


Monographie de produit - Sandoz Tacrolimus
Récentes modifications importantes de l'étiquette
| 2026/06 |
| 2026/06 |
Tableau des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Récentes modifications importantes de l'étiquette ................................................................ 2
Tableau des matières ............................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 5
- 1. Indications ................................................................................................................. 5
1.1. Pédiatrie .............................................................................................................................. 6
1.2. Gériatrie .............................................................................................................................. 6
- 2. Contre-Indications ...................................................................................................... 6
- 3. Encadré sur les mises en garde et précautions importantes ........................................ 7
- 4. Posologie et administration ........................................................................................ 7
4.1. Considérations posologiques .............................................................................................. 7
4.2. Posologie recommandée et ajustement posologique ........................................................ 8
4.4. Administration .................................................................................................................. 10
4.5. Dose oubliée ..................................................................................................................... 10
- 5. Surdose .................................................................................................................... 10
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 11
- 7. Mises en garde et précautions .................................................................................. 12
Généralités .................................................................................................................................... 12
Cancérogenèse et génotoxicité .................................................................................................... 13
Appareil cardiovasculaire .............................................................................................................. 14
Conduite de véhicules et utilisation de machines ........................................................................ 14
Appareil digestif ............................................................................................................................ 14
Système sanguin et lymphatique .................................................................................................. 15
Fonction hépatique, biliaire et pancréatique ............................................................................... 15
Système immunitaire .................................................................................................................... 15 Surveillance et examens de laboratoire ....................................................................................... 16
Système nerveux ........................................................................................................................... 18
Fonction rénale ............................................................................................................................. 19
Santé reproductive ....................................................................................................................... 20
7.1. Populations particulières .................................................................................................. 20
7.1.1. Grossesse ...................................................................................................................... 20
7.1.2. Allaitement .................................................................................................................... 22
7.1.3. Enfants et adolescents .................................................................................................. 22
7.1.4. Personnes âgées ........................................................................................................... 23
- 8. Effets indésirables .................................................................................................... 23
8.1. Aperçu des effets indésirables .......................................................................................... 23
8.2. Effets indésirables observées dans les essais cliniques .................................................... 24
8.3. Effets indésirables peu fréquents observés au cours des études cliniques ..................... 37
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................ 38
8.5. Effets indésirables observées après la commercialisation ............................................... 38
- 9. Interactions médicamenteuses ................................................................................. 40
9.2. Aperçu des interactions médicamenteuses...................................................................... 40
9.3. Interactions médicament-comportement ........................................................................ 41
9.4. Interactions médicament-médicament ............................................................................ 41
9.5. Interactions médicament-aliment .................................................................................... 50
9.6. Interactions médicament-plante médicinale ................................................................... 50
9.7. Interactions médicament-examens de laboratoire .......................................................... 50
- 10. Pharmacologie clinique ............................................................................................ 50
10.1. Mode d’action ............................................................................................................... 50
10.2. Pharmacodynamie ........................................................................................................ 51
10.3. Pharmacocinétique ....................................................................................................... 51
- 11. Conservation, stabilité et mise au rebut .................................................................... 61
- 12. Particularité de manipulation du produit .................................................................. 62
Partie 2 : Renseignements scientifiques ............................................................................... 63
- 13. Renseignements pharmaceutiques ........................................................................... 63
- 14. Études cliniques ....................................................................................................... 64
14.1. Études cliniques par indication ..................................................................................... 64
14.2. Résultats de l’étude ...................................................................................................... 69
14.3. Études de biodisponibilité comparatives ...................................................................... 79
- 15. Microbiologie ........................................................................................................... 83
- 16. Toxicologie non clinique ........................................................................................... 83
- 17. Monographies de référence...................................................................................... 89
Renseignements destinés aux patient·e·s............................................................................. 90
TRANSPLANTATION ....................................................................................................................... 90
Renseignements destinés aux patient·e·s............................................................................ 102
POLYARTHRITE RHUMATOÏDE .................................................................................................... 102
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
Transplantation
Sandoz Tacrolimus (tacrolimus encapsulé à libération immédiate) est indiqué pour :
- la prophylaxie du rejet d’organe chez les receveurs d’allogreffe hépatique, rénale ou cardiaque; et
- le traitement du rejet réfractaire chez les receveurs d’allogreffe hépatique ou rénale.
Sandoz Tacrolimus doit s’utiliser en concomitance avec des corticostéroïdes adrénaux et d’autres agents immunosuppresseurs. L’innocuité et l’efficacité de l’usage concomitant de tacrolimus avec le sirolimus n’ont pas été établies.
Seuls les médecins expérimentés dans le traitement immunosuppresseur et la prise en charge des receveurs d’organes doivent prescrire Sandoz Tacrolimus. Les patients qui reçoivent le médicament doivent être traités dans un centre doté des ressources médicales de soutien et de l’équipement de laboratoire adéquats ainsi que du personnel nécessaire. Le médecin chargé du traitement d’entretien doit disposer de toute l’information nécessaire au suivi du patient.
Polyarthrite rhumatoïde
Sandoz Tacrolimus (tacrolimus encapsulé à libération immédiate) est indiqué pour :
- le traitement de la polyarthrite rhumatoïde évolutive chez les patients adultes pour qui un agent antirhumatismal modificateur de la maladie, ou ARMM, est inefficace ou non indiqué.
Sandoz Tacrolimus peut s’employer en monothérapie ou en association avec des anti-inflammatoires non stéroïdiens (AINS) et/ou des stéroïdes, bien que la possibilité de toxicité accrue n’ait pas été étudiée à fond (voir 7. Mises en garde et précautions et 9. Interactions médicamenteuses).
L’utilisation de tacrolimus en concomitance avec l’or, la pénicillamine, l’hydroxychloroquine, la sulfasalazine ou l’azathioprine n’a pas été étudiée.
À l’heure actuelle, on ne dispose pas de données suffisantes permettant d’appuyer l’utilisation de tacrolimus en concomitance avec le méthotrexate.
Une surveillance attentive des patients traités par Sandoz Tacrolimus s’impose. Sandoz Tacrolimus ne doit être prescrit que pour traiter la polyarthrite rhumatoïde par des médecins expérimentés dans les traitements immunosuppresseurs.
1.1. Pédiatrie
Pédiatrie (moins de 18 ans) : L’expérience acquise avec tacrolimus chez les greffés du rein et du cœur en pédiatrie est limitée. Des transplantations hépatiques ont été réalisées avec succès chez des patients pédiatriques (dont l’âge variait entre 4 mois et 16 ans) qui ont reçu tacrolimus, la majorité de ces patients ayant alors moins de 5 ans (voir 7. Mises en garde et précautions).
Sandoz Tacrolimus n’est pas indiqué pour le traitement de la polyarthrite rhumatoïde chez les enfants de moins de 18 ans.
1.2. Gériatrie
Gériatrie (> 65 ans) : L’innocuité et l’efficacité de tacrolimus chez les patients âgés de plus de 65 ans n’ont pas encore été établies.
2. Contre-Indications
Sandoz Tacrolimus est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients du produit, y compris les ingrédients non médicinaux, ou à un composant de son contenant. Pour obtenir une liste complète, veuillez consulter la section
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement.
- 3. Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
- L’immunosuppression peut entraîner une diminution de la résistance aux infections ainsi que la formation éventuelle de lymphomes et d’un cancer de la peau (voir 7. Mises en garde et précautions, Cancérogenèse et génotoxicité et Système Immunitaire).
Greffés
Sandoz Tacrolimus ne doit être prescrit que par des médecins spécialistes en traitement immunosuppressif et en transplantation d’organes. Les patients qui reçoivent le médicament doivent être traités dans un centre doté de l’équipement médical de soutien, de l’équipement de laboratoire et d’un personnel adéquat. Le médecin responsable du traitement d’entretien doit avoir en main toute l’information nécessaire au suivi du patient et doit être consulté si un patient passe à une préparation de rechange afin que la surveillance thérapeutique puisse être instaurée.
Polyarthrite rhumatoïde
Une surveillance attentive des patients traités par Sandoz Tacrolimus s’impose. Seuls les médecins ayant de l’expérience avec les traitements immunosuppresseurs doivent prescrire Sandoz Tacrolimus dans le traitement de la polyarthrite rhumatoïde. Sandoz Tacrolimus est indiqué pour le traitement de la polyarthrite rhumatoïde évolutive chez les patients adultes pour qui le traitement par antirhumatismal modifiant la maladie (ARMM) est inefficace ou inadéquate.
4. Posologie et administration
4.1. Considérations posologiques
En raison de la variabilité interindividuelle suivant l’administration du tacrolimus, l’optimisation du traitement demande la personnalisation du schéma posologique.
D’autres facteurs peuvent influer sur le dosage, notamment certaines affectations préexistantes comme l’insuffisance rénale ou hépatique, la race, l’administration en pédiatrie et l’utilisation concomitante d’autres médicaments.
Le tacrolimus a été utilisé en association avec l’azathioprine. Il a également été utilisé en association avec le mycophénolate mofétil (MMF) chez des receveurs de greffons rénal et cardiaque prélevés sur donneur décédé.
Des erreurs de médication, notamment la substitution accidentelle, intentionnelle ou non supervisée, ont été signalées en rapport avec les préparations de tacrolimus encapsulé à libération immédiate ou de tacrolimus encapsulé à libération prolongée. De telles erreurs ont donné lieu à des événements indésirables graves, y compris le rejet de greffon, ou à d’autres effets secondaires susceptibles d’entraîner une surexposition ou une sous-exposition au tacrolimus. En traitement d’entretien, les patients devraient recevoir une même et unique préparation de tacrolimus et ce, à raison du schéma posologique quotidien homologué qui correspond à la formulation reçue; les changements de formulation comme les modifications apportées au schéma posologique ne doivent s’effectuer que sous l’étroite supervision d’un spécialiste de la transplantation.
Après le passage à une autre formulation, quelle qu’elle soit, il faut en assurer la surveillance thérapeutique et apporter les ajustements posologiques qui s’imposent pour veiller à ce que l’exposition générale au tacrolimus soit maintenue dans les valeurs thérapeutiques.
4.2. Posologie recommandée et ajustement posologique
On ne doit pas administrer la dose initiale de Sandoz Tacrolimus moins de 6 heures après la transplantation. Les patients adultes doivent recevoir une dose comprise dans les valeurs inférieures de la gamme posologique. Tôt après la transplantation, on recommande l’administration concomitante d’un corticostéroïde adrénal.
Transplantation rénale
La dose orale de départ recommandée avec le tacrolimus est de 0,2 à 0,3 mg/kg/jour en deux doses fractionnées administrées toutes les 12 heures. La dose initiale de tacrolimus peut être administrée dans les 24 heures de la transplantation, mais elle devrait être reportée jusqu’à ce que la fonction rénale se soit rétablie (comme en fait foi une créatinine sérique ≤ 4 mg/dL). Les patients de race noire peuvent nécessiter des doses plus élevées pour l’obtention de concentrations sanguines comparables. Le tableau ci-dessous présente la posologie et les concentrations minimales typiques de tacrolimus obtenues dans le sang entier; les détails relatifs à ces concentrations sanguines sont présentés dans les rubriques 7. Mises en garde et précautions – Surveillance et tests de laboratoire – Surveillance des concentrations sanguines.
Tableau 1 : Posologie recommandée du tacrolimus oral chez les greffés du rein
| Posologie | |||
| Dose orale initiale | 0,2 à 0,3 mg/kg/jour | ||
| Schéma posologique | deux doses fractionnées, q 12 h | ||
| Concentrations minimales typiques de tacrolimus obtenues dans le sang entier | |||
| Du 1er au 3e mois Du 4e au 12e mois | 7 à 20 ng/mL 5 à 15 ng/mL | ||
Transplantation hépatique
On recommande de faire passer les patients du traitement IV au traitement oral avec le tacrolimus dès qu’ils peuvent tolérer le traitement par voie orale, soit habituellement en l’espace de 2 ou 3 jours. La première dose du traitement par voie orale doit être administrée de 8 à 12 heures suivant l’arrêt du traitement par perfusion IV1. La posologie initiale recommandée du traitement par voie orale à l’aide de capsules tacrolimus est de 0,1 à 0,15 mg/kg/jour fractionné en deux doses journalières administrées aux 12 heures. On ne doit pas administrer la dose initiale de tacrolimus moins de 6 heures après la transplantation. Les patients adultes doivent recevoir une dose comprise dans les valeurs inférieures de la gamme posologique.
Dans certains centres, on a même recours à de plus faibles doses de tacrolimus dans le traitement d’entretien post-transplantation. La posologie doit être adaptée selon l’évaluation clinique du rejet et la tolérance du patient au traitement. Peu après la transplantation, on recommande d’instituer une corticothérapie adrénale d’appoint.
Transplantation cardiaque
La dose initiale recommandée de tacrolimus encapsulé est de 0,075 mg/kg/jour en deux doses fractionnées administrées toutes les 12 heures. On recommande que le traitement par voie orale au moyen de tacrolimus encapsulé soit amorcé initialement, si possible. Si le traitement par la forme IV s’impose, on recommande de passer de la forme IV à la forme orale de tacrolimus dès que le traitement per os peut être toléré1. Cela se produit en général dans un délai de 2 à 3 jours. On ne doit pas administrer la dose initiale de tacrolimus moins de 6 heures après la transplantation. Chez un patient sous perfusion IV, la première dose du traitement par voie orale doit être administrée de 8 à 12 heures après l’arrêt de la perfusion IV1.
La posologie doit être adaptée en fonction des évaluations cliniques du rejet et de tolérance du patient au traitement. Une posologie du bas de la gamme posologique peut s’avérer suffisante comme traitement d’entretien. Peu après la transplantation, on recommande d’instituer une corticothérapie d’appoint.
Polyarthrite rhumatoïde
La dose orale recommandée de tacrolimus chez l’adulte est de 3 mg administrée une fois par jour. Il est impératif de surveiller régulièrement les patients traités avec le tacrolimus en cas de survenue du moindre effet indésirable.
Dysfonction hépatique ou rénale
En raison du risque de néphrotoxicité, les insuffisants rénaux ou hépatiques devraient recevoir des doses comprises dans les valeurs les plus basses de la gamme posologique recommandée pour le traitement par voie orale. Des réductions posologiques sous ces valeurs peuvent parfois s’avérer nécessaires.
Passage de la cyclosporine à tacrolimus
Le tacrolimus ne doit pas être utilisé simultanément avec la cyclosporine. Les patients que l’on fait passer de la cyclosporine au traitement avec tacrolimus ne devraient pas recevoir la première dose de tacrolimus moins de 24 heures après la dernière dose de cyclosporine. En présence de taux élevés de cyclosporine, il convient de retarder davantage l’administration de tacrolimus.
1 Sandoz Tacrolimus n'est pas disponible sous forme intraveineuse
Passage de tacrolimus à la cyclosporine
De même, les patients que l’on fait passer de tacrolimus à un traitement à la cyclosporine ne devraient pas recevoir la première dose de cyclosporine moins de 24 heures après la dernière dose de tacrolimus. En présence de taux élevés de tacrolimus, il convient de retarder davantage l’administration de la cyclosporine.
Patients pédiatriques
Afin d’obtenir des concentrations sanguines voisines de celles chez les adultes, il a fallu administrer à des enfants receveurs d’une transplantation hépatique, n’accusant aucune dysfonction rénale ou hépatique préexistante, de plus fortes doses qu’ils ont bien tolérées. Par conséquent, il est recommandé chez les enfants d’instituer le traitement par voie orale à la dose de 0,15 à 0,20 mg/kg/jour. Des modifications de la posologie peuvent se révéler nécessaires. L’expérience que l’on a acquise auprès de patients pédiatriques greffés du rein ou du cœur est limitée.
Race
Bien qu’aucune étude systématique n’ait été menée afin d’évaluer la pharmacocinétique du tacrolimus chez des greffés de race noire, une étude rétrospective comparative opposant des greffés du rein de race noire et des greffés du rein de race blanche a révélé que les sujets de race noire nécessitent de plus fortes doses pour l’atteinte de concentrations minimales similaires.
4.4. Administration
Sandoz Tacrolimus (tacrolimus encapsulé à libération immédiate, USP) – Administration orale
Les capsules de Sandoz Tacrolimus doivent être avalées en entier et ne pas être fractionnées, écrasées ou croquées. Sandoz Tacrolimus peut se prendre avec ou sans nourriture, toutefois, il convient de l’administrer de la même manière et de distancer les prises également tout au long de la journée.
En raison des effets immunosuppresseurs du tacrolimus, il faut éviter, lors de la préparation, d’inhaler la poudre contenue dans les produits contenant du tacrolimus ainsi que tout contact direct entre celle-ci et la peau ou les muqueuses. Si un tel contact se produit, laver la peau et les yeux.
4.5. Dose oubliée
Transplantation et polyarthrite rhumatoïde
En cas d’omission d’une dose, consultez immédiatement votre médecin ou votre pharmacien.
5. Surdose
On ne dispose que d’une expérience minime de cas de surdosage. Des surdoses aiguës allant jusqu’à 30 fois la dose voulue ont été signalées. Tous les patients s’en sont rétablis sans séquelles. Le surdosage aigu a donné lieu à des effets indésirables analogues à ceux énumérés dans la section Effets indésirables (voir 8. Effets indésirables), notamment de légères élévations des marqueurs de la fonction rénale (créatinine), des nausées, des céphalées, de l’hyperréflexie, de l’oligurie, de l’hypotension, des tremblements et des élévations des enzymes hépatiques. On a observé un cas d’urticaire et de léthargie transitoires, ainsi qu’un cas aigu d’insuffisance rénale anurique. Vu la masse moléculaire élevée du médicament, sa faible solubilité aqueuse et sa grande affinité de fixation aux érythrocytes et aux protéines plasmatiques, le tacrolimus serait donc peu dialysable, et l’on ne dispose d’aucune expérience d’hémoperfusion au charbon. Dans le traitement de cas aigus de surdosage, on a fait état de l’administration orale de charbon activé, mais nous ne pouvons formuler aucune recommandation quant à son utilisation étant donné que l’expérience avec ce traitement demeure insuffisante. Dans tous les cas de surdosage, il faut prodiguer des mesures d’appoint générales et administrer un traitement général.
Dans les études de toxicité aiguë du médicament sous forme orale et intraveineuse, on a signalé des décès parmi les animaux qui avaient reçu des doses équivalentes ou supérieures aux doses suivantes : rats adultes, 52 fois la dose orale recommandée chez l’humain; ratons, 16 fois la dose orale recommandée chez l’humain; et, rats adultes, 16 fois la dose intraveineuse recommandée chez l’humain (dans tous les cas, après corrections pour tenir compte de la surface corporelle).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 : Formes posologiques, teneurs et composition
| Voie | Forme posologique / teneur | Ingrédients non médicinaux | ||||
| d’administration | /composition | |||||
| Orale | Capsules / 0,5 mg, 1 mg et 5 mg | alcool butylique, l'alcool déshydraté, alcool isopropylique, croscarmellose sodique, dioxyde de titane, forte ammoniac, eau, gélatine, hydroxypropylméthylcellulose, gomme laque, hydroxyde de potassium, lactose monohydrate, oxyde de fer noir, oxyde ferrique jaune (0.5 mg), oxyde ferrique rouge (5 mg), propylène glycol, stéarate de magnésium | ||||
Sandoz Tacrolimus est présenté sous forme de capsules pour administration par voie orale (tacrolimus encapsulé à libération immédiate) contenant l’équivalent de 0,5 mg, de 1 mg ou de 5 mg de tacrolimus anhydre.
Sandoz Tacrolimus à 0,5 mg
La capsule de 0,5 mg est une capsule de taille 4 remplie d’une poudre blanche ou blanchâtre; le corps de la capsule est opaque, jaune pâle, et porte l’inscription « Z » en caractères noirs, et le capuchon de la capsule est opaque, jaune pâle, et porte l’inscription « 0.5 mg » en caractères noirs. Fourni en flacons de 100 capsules.
Sandoz Tacrolimus à 1 mg
La capsule de 1 mg est une capsule de taille 4 remplie d’une poudre blanche ou blanchâtre; le corps de la capsule est opaque, blanc et porte l’inscription « Z » en caractères noirs, et le capuchon de la capsule est opaque, blanc et porte l’inscription « 1 mg » en caractères noirs. Fourni en flacons de 100 capsules.
Sandoz Tacrolimus à 5 mg
La capsule de 5 mg est une capsule de taille 3 remplie d’une poudre blanche ou blanchâtre; le corps de la capsule est opaque, orange suédois, et porte l’inscription « Z » en caractères noirs, et le capuchon de la capsule est opaque, orange suédois, et porte l’inscription « 5 mg » en caractères noirs. Fourni en flacons de 100 capsules.
7. Mises en garde et précautions
Veuillez consulter 3. Encadré sur les mises en garde et précautions importantes.
Généralités
Le tacrolimus subit un métabolisme important par le système enzymatique des oxydases à fonction mixte, notamment le cytochrome P450 (CYP3A). Étant donné que le tacrolimus est métabolisé principalement par les systèmes enzymatiques du CYP3A, les substances exerçant des effets inhibiteurs connus sur ces enzymes peuvent donc ralentir le métabolisme du tacrolimus ou en augmenter la biodisponibilité, avec comme résultat, une augmentation des concentrations médicamenteuses dans le sang entier ou le plasma. Inversement, les médicaments exerçant des effets inducteurs connus sur ces systèmes enzymatiques risquent d’intensifier le métabolisme du tacrolimus ou d’en réduire la biodisponibilité, et ainsi, d’en réduire les concentrations dans le sang entier ou le plasma. La surveillance des concentrations sanguines et l’apport de modifications appropriées à la posologie s’imposent donc chez les greffés lorsqu’on administre ces médicaments en concomitance (voir 4. Posologie et administration, 4.2. Posologie recommandée et ajustement posologique, et 9. Interactions médicamenteuses).
Sandoz Tacrolimus contient du lactose; il n’est donc pas recommandé dans les cas de galactosémie, un trouble héréditaire rare, de déficit en lactase de Lapp ou de syndrome de malabsorption du glucose ou du galactose.
Pour les greffés
Sandoz Tacrolimus, sous sa forme s’administrant par voie orale, est une formulation de tacrolimus à prise deux fois par jour. Le traitement avec le tacrolimus exige une surveillance attentive assurée par un personnel qualifié dans un établissement doté des équipements nécessaires. Le médicament doit être prescrit uniquement par des médecins familiarisés avec les traitements immunosuppresseurs et la prise en charge des transplantés, et seuls des médecins de ce calibre sont habilités à modifier le schéma immunosuppresseur de ce produit.
Le passage de la formulation de tacrolimus à libération immédiate à la formulation de tacrolimus à libération prolongée doit être effectué sous la supervision d’un spécialiste de la transplantation. Le passage accidentel, involontaire ou non supervisé des formulations de tacrolimus à libération immédiate à la formulation de tacrolimus à libération prolongée pose un grave danger. Cela peut occasionner le rejet du greffon ou entraîner une augmentation de la fréquence des effets indésirables, y compris une sur- ou sous-immunosuppression, à cause de différences cliniquement pertinentes en termes d’exposition systémique au tacrolimus. En traitement d’entretien, les patients devraient recevoir une même et unique formulation de tacrolimus et ce, à raison du schéma posologique quotidien homologué pour ladite préparation; les changements de formulation comme les modifications apportées au schéma posologique ne doivent s’effectuer que sous l’étroite supervision d’un spécialiste de la transplantation (voir 4. Posologie et administration).
Après le passage à une autre formulation, quelle qu’elle soit, il faut en assurer la surveillance thérapeutique et apporter les ajustements posologiques qui s’imposent pour veiller à ce que l’exposition générale au tacrolimus soit maintenue dans les valeurs thérapeutiques.
Cancérogenèse et génotoxicité
Une incidence accrue de malignités est une complication reconnue du traitement immunosuppressif chez les receveurs de transplantation d’organe. Parmi les formes les plus courantes de néoplasie, on retrouve les lymphomes non hodgkiniens et les carcinomes de la peau et sarcome de Kaposi. Comme pour les autres traitements immunosuppresseurs, le risque de lymphomes et autres malignités, plus particulièrement celles de la peau ou sarcome de Kaposi, chez les patients traités avec le tacrolimus peut être plus grand que parmi la population normale en bonne santé. Ce risque semble être relié à l’intensité et à la durée du traitement immunosuppresseur plutôt qu’à l’usage d’un agent particulier.
Des troubles lymphoprolifératifs associés à l’infection par le virus Epstein-Barr ont été observés. On a par ailleurs fait état du fait qu’une diminution de la posologie du traitement immunosuppressif ou l’abandon d’un tel traitement peut avoir pour effet de faire régresser les lésions (voir 16. Toxicologie non clinique).
Un sarcome de Kaposi, y compris des cas présentant des formes agressives de la maladie et des issues fatales, a été signalé chez des patients recevant du tacrolimus. Dans certains cas, une régression du sarcome de Kaposi a été observée après réduction de l’intensité de l’immunosuppression.
Appareil cardiovasculaire
L’hypertension est un effet secondaire commun du traitement avec Sandoz Tacrolimus (tacrolimus) (voir 8. Effets indésirables). On a signalé plus fréquemment des cas d’hypertension légère ou modérée que d’hypertension grave. L’incidence de l’hypertension diminue au fil du temps. Cependant, si un traitement antihypertenseur s’impose, l’administration de n’importe quel antihypertenseur d’usage courant convient pour maîtriser la tension artérielle. Étant donné que le tacrolimus peut entraîner l’hyperkaliémie, il faut éviter les diurétiques d’épargne potassique.
Bien que les inhibiteurs calciques puissent se révéler efficaces pour traiter l’hypertension associée au traitement avec le tacrolimus, il faut user de prudence car une interférence avec le métabolisme du tacrolimus peut exiger une réduction de la posologie (voir 9. Interactions médicamenteuses). On a également noté des cas d’hypertension et d’hyperkaliémie chez des patients atteints de polyarthrite rhumatoïde. Il faudrait cesser le traitement au tacrolimus chez les patients chez qui on ne peut maîtriser l’hypertension et l’hyperkaliémie.
On a fait état de cas d’insuffisance cardiaque, d’hypertrophie myocardique et d’arythmie en lien avec l’administration de tacrolimus. En général, l’hypertrophie du myocarde se manifeste par des augmentations concentriques, confirmées par échocardiographie, de la paroi postérieure du ventricule gauche et de l’épaisseur du septum interventriculaire. On a observé ce phénomène d’hypertrophie chez des nourrissons et des enfants aussi bien que chez des adultes. Dans la plupart des cas, cette affection semble réversible suivant la réduction de la dose ou la cessation du traitement. Chez un groupe de 20 patients où des échocardiogrammes pré- et post-thérapeutiques ont révélé des signes d’hypertrophie myocardique, les concentrations moyennes de tacrolimus dans le sang entier, avant que ne soit posé le diagnostic d’hypertrophie myocardique, se situaient entre 11 et 53 ng/mL chez les nourrissons (n = 10; âgés de 0,4 à 2 ans), entre 4 et 46 ng/mL chez les enfants (n = 7; âgés de 2 à 15 ans) et entre 11 et 24 ng/mL chez les adultes (n = 3; âgés de 37 à 53 ans).
Le tacrolimus peut provoquer un allongement de l’intervalle QT et causer la Torsade de pointes. La prudence est de mise chez les patients présentant des facteurs de risque connus d’allongement de l’intervalle QT (y compris, sans toutefois s’y limiter, un allongement congénital ou acquis de l’intervalle QT et l’administration concomitante de médicaments connus pour allonger l’intervalle QT ou pour augmenter l’exposition du tacrolimus) (voir 9. Interactions médicamenteuses).
Conduite de véhicules et utilisation de machines
Le tacrolimus peut causer des troubles visuels et neurologiques. Aucune étude n’a été effectuée pour déterminer les effets de tacrolimus sur la capacité de conduire un véhicule et d’utiliser des machines.
Appareil digestif
La perforation gastro-intestinale a été signalée chez les patients traités avec le tacrolimus, bien que tous les cas aient été considérés comme une complication de la chirurgie de transplantation ou qu’ils soient accompagnés par une infection, un diverticule ou une néoplasie maligne. Puisque la perforation gastro-intestinale peut être grave, voire mortelle, un traitement médical/chirurgical approprié doit être mis en œuvre immédiatement (voir 8. Effets indésirables).
Système sanguin et lymphatique
Des cas d’anémie hypoplasique congénitale (PRCA) ont été signalés chez les patients traités au tacrolimus. Le mécanisme du PRCA induit par le tacrolimus n’a pas été élucidé. Tous les patients ont signalé des facteurs de risque pour le PRCA, tels qu'une infection au parvovirus B19, une affection sous-jacente ou les médications concomitantes reliées au PRCA. En cas de diagnostic de PRCA, l’arrêt du traitement au tacrolimus devrait être considéré.
La microangiopathie thrombotique (MAT) (y compris le syndrome hémolytique et urémique (SHU) et le purpura thrombocytopénique thrombotique (PTT))
L’utilisation concomitante de tacrolimus et d’inhibiteurs de mTOR peut contribuer au risque de microangiopathies thrombotiques (MAT), notamment le syndrome hémolytique et urémique (SHU) et le purpura thrombocytopénique thrombotique (PTT).
Fonction hépatique, biliaire et pancréatique
L’utilisation de tacrolimus chez les greffés du foie aux prises avec une anomalie hépatique post-transplantation serait associée à un risque accru d’insuffisance rénale liée à la présence de fortes concentrations de tacrolimus dans le sang entier. Il faut donc surveiller étroitement ces patients et même envisager d’apporter des modifications à la posologie. Selon certaines données, il serait également justifié d’administrer de plus faibles doses du médicament chez ces patients (voir 4. Posologie et administration).
Dans des études cliniques chez les patients ayant subi une transplantation rénale, hépatique et cardiaque, il a été démontré que tacrolimus causait des cas de diabète sucré d’apparition récente. Le diabète sucré d'apparition récente peut être réversible chez certains patients. Les greffés rénaux de race noire ou d'origine hispanique présentent un risque accru. Les concentrations glycémiques doivent être surveillées fréquemment chez les patients traités avec tacrolimus (voir 8. Effets indésirables).
On a également noté hyperglycémie, augmentation de l’HbA1c et diabète patent chez des patients atteints de polyarthrite rhumatoïde sous traitement par tacrolimus. Il faudrait cesser le traitement au tacrolimus chez les patients chez qui on ne peut maîtriser les taux de sucre sanguins.
Système immunitaire
On a fait état de trouble lymphoprolifératif (TLP) lié à l’infection par le virus Epstein-Barr (VEB) chez des receveurs d’organe sous traitement immunosuppressif. Le risque de TLP semble être le plus marqué chez les jeunes enfants immunodéprimés prédisposés à une primo-infection par le VEB ou à qui l’on administre le tacrolimus après un traitement immunosuppressif prolongé. On a peu d’expérience de l’administration de tacrolimus en concomitance avec des immunosuppresseurs autres que les corticoïdes, l’azathioprine et le mycophénolate mofétil en raison de la puissance de tacrolimus, du risque d’une surinhibition du système immunitaire et du fait que le recours à de telles associations n’est pas recommandé.
Les patients immunodéprimés courent un risque accru de développer des infections bactériennes, virales, fongiques et protozoaires, incluant la réactivation d’infections (p. ex., la réactivation de l’hépatite B), ainsi qu’un risque accru d’infections opportunistes, incluant l’activation d’infections virales latentes. Celles-ci comprennent le virus BK associé à la néphropathie et le virus JC associé à la leucoencéphalopathie multifocale progressive (LMP) lesquels ont été observés chez des patients recevant le tacrolimus. Ces infections, souvent liées à un fardeau immunosuppressif important, peuvent entraîner des complications graves, voire mortelles, dont les médecins devraient tenir compte dans le diagnostic différentiel de patients immunodéprimés dont la fonction rénale se détériore ou en présence de symptômes neurologiques.
Infections à cytomégalovirus (CMV)
L’infection à cytomégalovirus (CMV) est l’infection opportuniste la plus fréquente rapportée à la suite de l’utilisation du tacrolimus. Les greffés séronégatifs pour le CMV qui reçoivent un organe d’un donneur séropositif pour le CMV présentent un risque plus élevé de contracter une virémie et une infection à CMV.
Surveillance et examens de laboratoire
Il faut doser régulièrement les taux sériques de créatinine et de potassium, ainsi que la glycémie à jeun. Il convient, aussi souvent que l’état clinique le justifie, de surveiller les systèmes métabolique et hématologique.
Surveillance des taux sanguins chez les transplantés
La surveillance des taux sanguins de tacrolimus et d’autres paramètres de laboratoire et paramètres cliniques est considérée comme un auxiliaire essentiel à la prise en charge des patients. Au cours de la période postopératoire immédiate, les concentrations sanguines minimales doivent être évaluées tous les 1 à 3 jours. La dose de tacrolimus est normalement réduite durant la période suivant la transplantation. Chez les insuffisants hépatiques ou rénaux et chez les patients qui reçoivent ou cessent de recevoir des médicaments concomitants avec lesquels le tacrolimus entre en interaction, une surveillance plus étroite peut s’imposer puisque la clairance du tacrolimus risque d’être affectée dans de telles circonstances. Une surveillance plus fréquente peut également s’imposer dans les premiers temps après la transplantation, puisque c’est durant cette période que les patients sont exposés au plus haut risque de rejet. La surveillance des concentrations sanguines ne remplace pas la surveillance de la fonction rénale et hépatique et les biopsies de tissus. À la sortie de l’hôpital, la surveillance postopératoire du patient se fera graduellement moins fréquente au fil du temps.
Malgré l’absence de corrélation directe entre les concentrations de tacrolimus et l’efficacité médicamenteuse, les données des études de phases II et III auprès de greffés du rein et hépatiques ont mis en évidence une augmentation de l’incidence d’effets indésirables proportionnelle à l’accentuation du creux des concentrations sanguines. Chez la plupart des patients dont l’état clinique est stabilisé, le traitement vise à maintenir des concentrations minimales de 5 à 20 ng/mL dans le sang entier sur une période de 12 heures. Dans le cas des transplantés de longue date, le traitement d’entretien consistera à maintenir des concentrations voisines des valeurs inférieures de cette gamme thérapeutique.
Il existe deux méthodes de dosages du tacrolimus : 1) l’immunodosage enzymatique des microparticules (MEIA) et 2) la technique de titrage avec immuno-absorbant lié à une enzyme (ou test ELISA). Les deux méthodes utilisent le même anticorps monoclonal pour le composé mère du tacrolimus. Le meilleur choix pour les dosages est le sang entier. On doit recueillir les échantillons dans des éprouvettes contenant l’anticoagulant acide édétique (EDTA). L’héparine n’est pas recommandée, car des caillots ont tendance à se former lors de la conservation. Les échantillons non destinés à un dosage immédiat doivent être conservés au réfrigérateur et analysés dans un délai de 3 jours; si on souhaite les conserver plus longtemps, on peut les congeler à -20 °C pendant un maximum de 12 mois.
Transplantation rénale
Les données émanant des études menées aux É.-U. et en Europe indiquent que les concentrations minimales de tacrolimus mesurées selon la méthode IMxMD dans le sang entier étaient les plus variables durant la première semaine d’administration du médicament. Au cours des trois premiers mois, les concentrations minimales du médicament chez 80 % des patients se maintenaient entre 7 et 20 ng/mL; ces taux ont par la suite diminué pour se situer entre 5 et 15 ng/mL durant la période subséquente jusqu’au-delà d’un an.
Le risque relatif d’effets toxiques s’accroît avec les concentrations minimales plus élevées. Par conséquent, on recommande la surveillance des concentrations minimales du médicament dans le sang entier pour faciliter l’évaluation clinique des effets toxiques.
Transplantation hépatique
Les données émanant de l’étude clinique menée aux É.-U. montrent que les concentrations de tacrolimus dans le sang entier, mesurées selon la méthode ELISA, étaient davantage variables au cours de la première semaine post-transplantation. Après cette période initiale, les concentrations minimales médianes du médicament dans le sang entier, mesurées à intervalles réguliers entre les deuxième et cinquante-deuxième semaines post-transplantation, étaient comprises entre 9,8 ng/mL et 19,4 ng/mL.
Transplantation cardiaque
Selon les données d’une étude de phase III réalisée en Europe, les concentrations minimales de tacrolimus mesurées selon la méthode IMxMD dans le sang entier étaient les plus variables durant la première semaine d’administration du médicament. De la semaine 1 au mois 3, 80 % des patients ont continué de présenter des concentrations minimales comprises entre 8 et 20 ng/mL, tandis que du mois 3 au mois 18 inclusivement, les concentrations minimales relevées chez 80 % des patients se situaient entre 6 et 18 ng/mL.
Le risque relatif d’effets toxiques s’accroît avec les concentrations minimales plus élevées. Par conséquent, on recommande la surveillance des concentrations minimales du médicament dans le sang entier pour faciliter l’évaluation clinique des effets toxiques.
Surveillance des taux sanguins dans la polyarthrite rhumatoïde
L’utilisation de tacrolimus dans le traitement de patients atteints de polyarthrite rhumatoïde a donné lieu à une incidence plus faible d’effets indésirables que chez les patients greffés. Il a été démontré que les concentrations sanguines minimales de tacrolimus chez cette population de patients sont très près de la limite inférieure de quantification dans les dosages utilisés pour évaluer les taux de tacrolimus. Les taux inférieurs d’incidence d’effets indésirables, ainsi que les concentrations inférieures de tacrolimus décelées chez les patients atteints de polyarthrite rhumatoïde pourraient être attribuables à la dose quotidienne moins élevée de tacrolimus administrée chez ces patients. Par conséquent, la surveillance des concentrations minimales de tacrolimus chez les patients atteints de polyarthrite rhumatoïde n’a pas été confirmée comme étant le moyen le plus efficace dans le contexte de la prise en charge de ces patients. Il a été démontré que la prise en charge efficace de ces patients est fondée sur l’incidence des effets indésirables et sur la surveillance des concentrations sériques de créatinine. Selon les données actuelles, la néphrotoxicité associée avec le tacrolimus est prévisible et peut être gérée par le biais d’une surveillance étroite des concentrations de créatinine sérique et par l’ajustement de la dose des médicaments concomitants et, au besoin, l’arrêt du traitement. Puisque le tacrolimus peut altérer la fonction rénale, il convient d’établir une valeur de référence fiable au départ pour ce qui est de la créatinine sérique en mesurant celle-ci au moins deux fois avant d’entreprendre le traitement. On devrait mesurer la créatinine sérique toutes les deux semaines pendant le premier mois de traitement et toutes les quatre semaines pendant les trois mois subséquents, puis tous les trois mois par la suite.
Si le taux de créatinine sérique augmente de plus de 40 % par rapport à la valeur de départ, il faut répéter l’analyse au bout d’une semaine. Si la créatinine sérique demeure à plus de 40 % au-dessus de la valeur initiale, il faudrait interrompre l’administration de tacrolimus pendant 14 jours, puis mesurer de nouveau la créatinine sérique. Si la créatinine sérique revient à une valeur inférieure à l’augmentation de 40 % par rapport à la valeur de départ, on peut alors reprendre l’administration de tacrolimus. Si la créatinine sérique demeure élevée à plus de 40 % au-dessus de la valeur initiale, on devrait cesser d’utiliser le tacrolimus. Ces recommandations s’appliquent même si les valeurs du patient se situent encore dans les valeurs normales pour le laboratoire.
Système nerveux
Le tacrolimus peut entraîner une neurotoxicité, plus particulièrement lorsqu’on l’administre à de fortes doses.
Dans les deux études randomisées, on a fait état de symptômes de neurotoxicité, incluant tremblements et céphalées, ainsi que d’altération de la fonction motrice, de l’état mental et de la fonction sensorielle chez environ 55 % des receveurs de greffe hépatique. Comparativement aux patients traités à la cyclosporine dans les études réalisées aux É.-U. et en Europe, les tremblements se sont produits plus fréquemment chez les transplantés du rein (54 et 35 % respectivement) et chez les transplantés du cœur (15 %) traités avec le tacrolimus. L’incidence des autres événements d’ordre neurologique a été semblable pour les deux groupes de traitement dans le cadre des études de transplantations rénales et de transplantations cardiaques. Les tremblements et les céphalées associés à la présence de fortes concentrations de tacrolimus dans le sang entier peuvent répondre à un ajustement de la posologie. Par ailleurs, des crises épileptiques se sont produites chez des patients adultes et des patients pédiatriques recevant le tacrolimus. Des états comateux et des délires ont été associés à des concentrations plasmatiques élevées de tacrolimus.
On a fait état que des patients traités par tacrolimus ont développé un syndrome d’encéphalopathie postérieure réversible (SEPR). Parmi les symptômes évocateurs d’un SEPR, mentionnons les suivants : céphalées, altération de l’état mental, convulsions et troubles visuels. Le diagnostic doit être confirmé par examen en radiologie (p. ex., une IRM). Lorsqu’un SEPR est présumé ou diagnostiqué, prendre les mesures qui s’imposent pour maîtriser la tension artérielle et enrayer les convulsions, et cesser immédiatement le traitement immunosuppressif. La plupart des patients se rétablissent complètement une fois que les mesures appropriées ont été prises.
Fonction rénale
Le tacrolimus peut entraîner une néphrotoxicité, dont le risque s’accroît proportionnellement avec l’augmentation des concentrations sanguines du médicament.
Lors des essais cliniques randomisés réalisés aux É.-U. et en Europe, on a observé des cas de néphrotoxicité chez environ 52 et 57 % respectivement des greffés du rein, chez 40 et 36 % respectivement des greffés du foie recevant le tacrolimus, et lors d’un essai randomisé mené en Europe, chez 59 % des greffés du cœur (voir 8. Effets indésirables). Le tacrolimus peut provoquer une insuffisance de la fonction rénale chez les patients ayant subi une transplantation. Sans mesure d’intervention, une insuffisance rénale aiguë peut se transformer en insuffisance rénale chronique. Il faut surveiller étroitement les patients qui présentent une altération de la fonction rénale, car une diminution de la posologie du tacrolimus peut s’imposer. Le risque de néphrotoxicité peut augmenter lorsque le tacrolimus est administré conjointement à des médicaments associés à la néphrotoxicité (voir 9. Interactions médicamenteuses). Lorsque l’utilisation concomitante du tacrolimus et d’autres médicaments néphrotoxiques connus est nécessaire, il convient de surveiller fréquemment la fonction rénale et les concentrations sanguines de tacrolimus, et d’envisager des ajustements de dose du tacrolimus et/ou des médicaments concomitants au début du traitement concomitant, tout au long de celui-ci et au moment de son arrêt. Plus particulièrement, afin d’éviter un surcroît de néphrotoxicité lorsqu’on fait passer un patient d’un traitement à base de cyclosporine à un traitement avec le tacrolimus, il faut cesser le traitement à la cyclosporine au moins 24 heures avant d’instaurer le traitement avec le tacrolimus. En présence de taux élevés de cyclosporine, on peut retarder davantage l’administration de tacrolimus (voir 9. Interactions médicamenteuses). Inversement, lorsqu’on fait passer un patient du tacrolimus à la cyclosporine, il faut interrompre le tacrolimus pendant au moins 24 heures.
Selon certaines données, il serait justifié d’administrer de plus faibles doses du médicament chez les insuffisants rénaux (voir 10. Pharmacologie clinique, et 4. Posologie et administration).
Lors des essais randomisés réalisés aux É.-U. et en Europe, on a observé des cas d’hyperkaliémie légère à sévère chez 31 et 21 % respectivement des greffés du rein et chez 45 et 13 % respectivement des greffés du foie recevant le tacrolimus, tandis qu’au cours d’un essai randomisé mené en Europe, on a noté une hyperkaliémie pouvant nécessiter un traitement chez 8 % des greffés du cœur (voir 8. Effets indésirables). Il faut aussi surveiller les taux sériques de potassium. Par conséquent durant le traitement avec le tacrolimus, il faut n’administrer aucun diurétique d’épargne potassique et éviter la consommation élevée de potassium (voir 7. Mises en garde et précautions, Surveillance et examens de laboratoire).
On a également fait état de cas d’hyperkaliémie chez des patients atteints de polyarthrite rhumatoïde. Il faudrait cesser le traitement au tacrolimus chez les patients chez qui on ne peut maîtriser l’hypertension et l’hyperkaliémie. Les effets indésirables en lien avec le tacrolimus dans le traitement de la polyarthrite rhumatoïde se sont produits à raison d’un moindre taux d’incidence que chez les greffés sous le tacrolimus. La majorité des effets indésirables étaient d’intensité faible ou modérée, d’une durée limitée, et n’ont pas entraîné l’abandon du médicament à l’étude.
Santé reproductive
- Fertilité
Dans les études de la reproduction chez des rates et des lapines, des effets indésirables sur les fœtus ont été observés essentiellement aux doses toxiques pour les mères. Chez les rates qui avaient reçu le médicament durant l’organogenèse, des effets embryotoxiques (exprimés en tant que poids réduit des ratons) ont été observés à une dose correspondant au tiers de la dose toxique pour les mères. Lorsqu’on a administré la même dose du médicament avant la période d’accouplement et durant la période de gestation, le tacrolimus fut associé à des effets indésirables sur les paramètres de la fonction de reproduction des femelles ainsi qu’à des effets embryolétaux. Cette dose équivalait à 0,5 fois la dose clinique (voir 7. Mises en garde et précautions).
7.1. Populations particulières
7.1.1. Grossesse
Le tacrolimus ne doit être administré pendant la grossesse que si les bienfaits escomptés pour la mère l’emportent sur les risques possibles pour le fœtus. Aucune étude adéquate et bien contrôlée n’a été menée chez des femmes enceintes. Le tacrolimus traverse la barrière placentaire; les bébés exposés au tacrolimus in utero risquent de naître prématurément et de présenter des anomalies/malformations congénitales, un faible poids à la naissance et une souffrance fœtale. Son administration durant la grossesse a été associée à des cas d’accouchement avant terme, d’hyperkaliémie néonatale et de dysfonction rénale.
Le tacrolimus peut aggraver l'hyperglycémie chez les femmes enceintes atteintes de diabète (y compris de diabète gestationnel). Surveiller régulièrement la glycémie maternelle.
Le tacrolimus peut exacerber l'hypertension chez les femmes enceintes et accentuer la prééclampsie. Surveiller et maîtriser la tension artérielle. Les femmes et les hommes en âge de procréer doivent envisager l'utilisation d'une méthode contraceptive appropriée avant l’instauration du traitement par le tacrolimus.
Le tacrolimus, à raison de doses per os de 0,32 et de 1,0 mg/kg durant l’organogenèse chez des lapines, a été lié à des effets toxiques chez les mères ainsi qu’à une augmentation de l’incidence d’avortements; ces doses équivalent à 0,33 fois et 1,0 fois (après corrections pour tenir compte de la surface corporelle) la dose clinique recommandée (0,3 mg/kg). On a également noté une augmentation de l’incidence de malformations et d’anomalies de développement, mais seulement aux doses plus élevées. Le tacrolimus, à raison de doses per os de 3,2 mg/kg durant l’organogenèse chez des rates, a été associé à des effets toxiques chez les mères, en plus d’entraîner une augmentation des résorptions fœtales tardives, une diminution du nombre de naissances vivantes ainsi qu’une diminution du poids et de la vitalité des ratons.
L’administration par voie orale de tacrolimus, à raison de 1,0 et de 3,2 mg/kg (ce qui correspond à 0,5 fois et 1,5 fois la dose clinique recommandée après corrections pour tenir compte de la surface corporelle) à des rates gravides après l’organogenèse et durant la lactation, a été associée à une réduction du poids des ratons.
L’administration par voie orale de tacrolimus, à la posologie de 1,0 mg/kg (soit 0,5 fois la dose clinique recommandée après corrections pour tenir compte de la surface corporelle), à des rats et à des rates avant et durant la période d’accouplement, ainsi qu’à des mères en période de gestation et de lactation, a été reliée à des effets indésirables sur la fonction de reproduction des femelles ainsi qu’à des effets embryolétaux. Les effets sur la fonction de reproduction des femelles (parturition) et les effets embryolétaux se sont soldés par un taux plus élevé de perte en phase prénidation et par un nombre accru de non-mises bas et de ratons non viables. Administré à raison de 3,2 mg/kg (1,5 fois la dose clinique recommandée après corrections pour tenir compte de la surface corporelle), le tacrolimus a été associé à des effets toxiques maternels et paternels, notamment des effets indésirables marqués sur les cycles de rut, la mise bas, la vitalité des ratons et les malformations congénitales. Les effets toxiques parentaux chez les rats se sont traduits par des tremblements et des tournoiements, par une réduction du gain de poids et de la consommation alimentaire chez les mâles ainsi que par une réduction de la consommation alimentaire durant la gestation et la lactation chez les femelles. Les effets indésirables sur les paramètres de la fonction de reproduction comprenaient : 1) une prolongation des intervalles de copulation; 2) une augmentation de la perte fœtale prénidation et postnidation (se soldant par des portées moins nombreuses); et 3) une diminution du nombre de mères mettant bas. On n’a noté cependant aucune réduction manifeste de la fécondité chez les rats et les rates. Les effets indésirables observés chez les ratons incluaient une diminution de la viabilité et une légère augmentation de l’incidence de malformations (3 ratons issus de 3 rates).
Dans un essai de l’Université de Pittsburgh, onze receveuses de transplantation qui avaient fait l’objet d’un traitement d’entretien au tacrolimus en période de grossesse ont accouché de douze bébés, l’une d’entre elles ayant conçu deux fois. Ces patientes avaient reçu du tacrolimus d’une semaine à 20 mois avant de concevoir. Dix des grossesses ont été menées à terme, quatre naissances ayant eu lieu par césarienne. Les nouveau-nés n’ont accusé aucun retard de croissance ou anomalies congénitales, mais la majorité d’entre eux souffraient d’hyperkaliémie, problème qui s’est résorbé au bout de 24 à 48 heures, et ce, sans effets indésirables. Deux bébés (prématurés de 22 et de 24 semaines) sont décédés peu après la naissance. Dans un cas, diabète, hypertension et protéinurie avaient compliqué la grossesse, alors que dans l’autre, une infection à CMV avait nécessité un traitement au ganciclovir. On a par ailleurs fait état d’un nouveau-né atteint d’anurie passagère associée à une forte concentration sanguine de tacrolimus dans le cordon ombilical, bien que la fonction rénale soit revenue à la normale en l’espace d’une semaine. On a rapporté également le cas d’une femme de 28 ans, mère d’un garçon en bonne santé, qui avait dû recevoir une corticothérapie par injections bolus ainsi que de plus fortes doses de tacrolimus en raison d’un rejet de greffon hépatique. Dans ce cas, la concentration plasmatique du médicament relevée dans le cordon ombilical était à peu près moitié moindre que celle mesurée dans le plasma de la mère.
Une étude de sécurité post-autorisation a analysé 2 905 grossesses provenant du Transplant Pregnancy Registry International (TPRI), évaluant les issues des grossesses chez des femmes traitées par des schémas contenant du tacrolimus (nombre de grossesses = 1 299) ou d’autres immunosuppresseurs (nombre de grossesses = 1 606). Les résultats de l’étude n’ont pas indiqué de risque accru de malformations majeures. Une tendance à une prévalence plus élevée des avortements spontanés a été observée chez les femmes traitées par tacrolimus par rapport aux immunosuppresseurs alternatifs. Chez les patientes transplantées rénales, une tendance à une prévalence plus élevée de prééclampsie a également été observée chez les femmes traitées par tacrolimus. Chez les patientes transplantées rénales et hépatiques exposées au tacrolimus, 45 % à 55 % des naissances vivantes étaient prématurées, avec 75 % à 85 % présentant un poids normal pour l’âge gestationnel. Des résultats similaires ont été observés pour les autres immunosuppresseurs.
7.1.2. Allaitement
Le tacrolimus passe dans le lait maternel. Les effets du tacrolimus sur le nourrisson allaité ou sur la production de lait n'ont pas été évalués. Étant donné que les effets nocifs sur le nouveau-né ne peuvent pas être écartés, les femmes qui reçoivent le tacrolimus ne devraient pas allaiter.
7.1.3. Enfants et adolescents
On a signalé des cas d’insuffisance cardiaque, de cardiomégalie et d’augmentation de l’épaisseur du myocarde chez des patients prenant le tacrolimus. Les patients particulièrement susceptibles à ces effets sont les enfants âgés de moins de cinq ans qui reçoivent un greffon hépatique d’urgence, un greffon d’intestin grêle ou une transplantation multiviscérale, et chez lesquels les concentrations minimales de tacrolimus dans le sang entier dépassent 25 ng/ml. De même, chez ces patients à risque recevant une corticothérapie à fortes doses en concomitance avec d’autres médicaments, on a fréquemment observé des cas de surcharge liquidienne, d’insuffisance rénale et/ou hépatique, ou encore, d’hypertension. Chez ces patients, il faut donc surveiller étroitement la fonction cardiovasculaire et veiller à ce que les concentrations minimales de tacrolimus dans le sang entier soient maintenues au-dessous de 25 ng/ml. En cas d’anomalie cardiaque, il convient de réduire la posologie de tacrolimus et même d’abandonner le traitement, lorsque les risques escomptés pour le patient dépassent les bienfaits possibles.
Les deux essais répartis aléatoirement et activement contrôlés de tacrolimus administré dans le cadre d’une première transplantation de foie regroupaient 56 patients pédiatriques, dont 31 ont reçu au hasard le tacrolimus et 25, l’un des traitements à base de cyclosporine. De plus, un minimum de 120 enfants (âge moyen de 22,5 mois) receveurs de 122 greffons hépatiques provenant d’un donneur apparenté vivant ont fait l’objet d’un essai non contrôlé du tacrolimus. De façon générale, les patients pédiatriques ont dû recevoir de plus fortes doses de tacrolimus, afin de maintenir les concentrations sanguines minimales à des valeurs voisines de celles chez les adultes (voir 4. Posologie et administration). On pense que ce phénomène est attribuable à des différences liées à l’âge dans la capacité oxydative du cytochrome P450 (CYP3A) qui intervient dans le métabolisme du tacrolimus.
7.1.4. Personnes âgées
Aucune étude systématique n’a été menée afin d’évaluer l’effet de tacrolimus spécifiquement en gériatrie.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Transplantation rénale
Les effets indésirables les plus fréquents que l’on a signalés sont les suivants : infection, tremblements, hypertension, diminution de la fonction rénale, constipation, diarrhée, céphalées, douleur abdominale et insomnie. Un bon nombre de ces effets sont légers et répondent à une diminution de la posologie. Les cas de diabète sucré insulinodépendant post-transplantation (DSPT) qui se sont produits ont été associés à l’augmentation des concentrations minimales de tacrolimus dans le sang entier ainsi qu’à des doses plus élevées de corticostéroïdes. Il s’était écoulé un temps médian de 68 jours avant la survenue du DSPT.
Transplantation hépatique
Tremblements, céphalées, diarrhée, hypertension, nausées et dysfonction rénale sont les principaux effets indésirables de Sandoz Tacrolimus (tacrolimus). Ces effets, qui se sont produits suivant l’administration par voie orale de tacrolimus, peuvent répondre à une diminution de la posologie. La diarrhée a parfois été associée à d’autres symptômes gastro-intestinaux, tels que nausées et vomissements.
Des cas d’hyperkaliémie et d’hypomagnésémie ont été signalés chez des patients recevant le tacrolimus. L’hyperglycémie a été observée chez de nombreux patients, certains d’entre eux ayant même nécessité une insulinothérapie.
Transplantation cardiaque
Les effets indésirables les plus fréquents observés chez les greffés du cœur sous traitement par le tacrolimus étaient les suivants : anomalie de la fonction rénale, hypertension, diabète sucré, infection à CMV, tremblements, hyperglycémie, leucopénie, infection et hyperlipémie.
Polyarthrite rhumatoïde
Les effets indésirables en lien avec le tacrolimus dans le traitement de la polyarthrite rhumatoïde se sont produits à raison d’un moindre taux d’incidence que chez les greffés sous le tacrolimus. La majorité des effets indésirables étaient d’intensité faible ou modérée, d’une durée limitée, et n’ont pas entraîné l’abandon du médicament à l’étude.
8.2. Effets indésirables observées dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés lors des essais cliniques peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des évènements indésirables liés aux médicaments et pour l’approximation des taux.
Transplantation rénale
L’incidence d’effets indésirables a été déterminée dans deux études comparatives et randomisées de phase III menées auprès de 508 greffés du rein recevant le tacrolimus et 352 patients recevant la cyclosporine. Le tableau qui suit présente les effets indésirables qui se sont produits chez ≥ 15 % des patients sous le tacrolimus (résultats des études combinés) lors de ces deux études contrôlées :
Tableau 3 : Transplantation rénale : effets indésirables apparus en cours de traitement et qui sont survenus chez ≥ 15 % des patients sous tacrolimus
| Système corporel | ÉTUDE AMÉRICAINE | ÉTUDE EUROPÉENNE | ||||||||||
| Tacrolimus | TIBC** | Tacrolimus | TIBC** | |||||||||
| n=205 | n=207 | n=303 | n=145 | |||||||||
| % | % | % | % | |||||||||
Système nerveux Tremblements* Céphalées* Insomnie | 54 44 32 | 34 38 30 | 35 21 24 | 12 14 26 | ||||||||
Appareil gastro-intestinal Diarrhée Nausées Constipation Vomissements | 44 38 35 29 | 41 36 43 23 | 22 17 31 13 | 10 16 35 8 | ||||||||
| Système corporel | ÉTUDE AMÉRICAINE | ÉTUDE EUROPÉENNE | ||||||||||
| Tacrolimus | TIBC** | Tacrolimus | TIBC** | |||||||||
| n=205 | n=207 | n=303 | n=145 | |||||||||
| % | % | % | % | |||||||||
| Dyspepsie | 28 | 20 | 16 | 13 | ||||||||
Appareil cardiovasculaire Hypertension* | 50 | 52 | 37 | 39 | ||||||||
Appareil génito-urinaire Hausse de créatinine* | 45 | 42 | 35 | 21 | ||||||||
Fonctions métaboliques et nutritionnelles Hypophosphatémie Hypomagnésémie Hyperkaliémie* Diabète sucré* Hyperglycémie* | 49 34 31 24 22 | 53 17 32 9 16 | 3 4 21 12 16 | 5 1 16 2 7 | ||||||||
Système hémato-lymphatique Anémie Leucopénie | 30 15 | 24 17 | 18 17 | 17 15 | ||||||||
Ensemble du corps Infection Œdème périphérique Asthénie Douleur abdominale Douleur Fièvre | 45 36 34 33 32 29 | 49 48 30 31 30 29 | 76 16 7 27 21 8 | 75 16 4 23 23 9 | ||||||||
Système respiratoire Dyspnée | 22 | 18 | 12 | 11 | ||||||||
Système musculo-squelettique Arthralgie | 25 | 24 | 9 | 10 | ||||||||
* Voir Mises en garde et précautions.
** Traitement immunosuppressif à base de cyclosporine.
Le tacrolimus en association avec l’azathioprine et un corticostéroïde (trithérapie) a fait l’objet d’une étude chez des receveurs de greffe rénale. Dans un essai européen de phase II, la trithérapie au tacrolimus a été administrée à 31 receveurs adultes de greffon rénal prélevé sur donneur décédé. Six semaines après la transplantation, aucun décès ni perte de greffon n’avaient été signalés. Six patients (19,4 %) ont accusé un rejet aigu, l’un d’entre eux attribuable à une résistance à la corticothérapie. Trois patients (9,7 %) ont présenté une hyperglycémie transitoire, aucun d’entre eux n’ayant nécessité un traitement antidiabétique prolongé. Parmi les autres effets indésirables fréquemment signalés, mentionnons des cas d’infection (51,6 %), de troubles neurologiques mineurs (54,8 %) et d’hypertension (48,8 %) (Transpl Int 1995; 8:86-90.). Dans une étude menée à l’Université de Pittsburgh, les chercheurs ont comparé une bithérapie (tacrolimus et corticostéroïde) à une trithérapie chez 204 receveurs adultes d’une greffe rénale entre les mois d’août 1991 et d’octobre 1992 (Clin. Transplantation 1994; 8:508-515). Les taux actuariels de survie à un an du patient et du greffon étaient de 95 et 90 % pour la bithérapie contre 91 et 82 % pour la trithérapie (p = NS). L’incidence des cas de rejet, qui était nettement plus basse avec la trithérapie chez les receveurs d’un greffon prélevé sur donneur décédé (39 % vs 58 %), n’était pas significativement différente chez les receveurs d’un greffon d’un donneur vivant apparenté. On a observé l’installation du diabète chez 20,2 % des patients traités par bithérapie contre 7,7 % chez les patients traités par trithérapie. Dans un essai clinique américain de phase II, 92 receveurs adultes de greffon rénal prélevé sur donneur décédé ont été répartis au hasard en trois groupes de traitement, chacun visant l’atteinte d’une gamme ciblée de concentrations de tacrolimus dans le sang entier. Tous les patients ont reçu un traitement inducteur par globuline antilymphoblaste à l’aide d’azathioprine et d’un corticostéroïde, suivi d’une trithérapie au tacrolimus instituée moins de 2 semaines après la transplantation. Au cours du suivi de six semaines suivant la transplantation, aucun décès n’a été signalé et une perte de greffon est survenue. L’incidence des cas de rejet fut de 14 % pour tous les groupes de traitement combinés au tacrolimus. Les effets indésirables ayant nécessité une réduction posologique étaient nettement reliés aux concentrations sanguines cibles de tacrolimus (36 % - 62 %).
On ne dispose actuellement que de peu de données sur l’innocuité et l’efficacité du tacrolimus administré en association avec des immunosuppresseurs autres qu’un corticostéroïde chez les greffés du foie. Dans une étude multicentrique européenne de transplantations hépatiques, de nombreux patients reçurent une thérapie à l’azathioprine ou à l’ATG/ALG quand le traitement au tacrolimus leur avait été retiré. Sept patients avaient reçu de l’azathioprine en association avec du tacrolimus et un corticostéroïde. Parmi ces derniers, on a signalé un cas de décès et un cas de perte de greffon dans l’année qui a suivi la transplantation.
Transplantation hépatique
L’incidence des effets indésirables rapportés dans deux essais comparatifs randomisés de transplantations hépatiques a été déterminée auprès de 514 patients recevant du tacrolimus et un corticostéroïde et auprès de 515 patients recevant un traitement immunosuppressif à base de cyclosporine (TIBC). La proportion des patients ayant signalé plus d’un effet indésirable était de 99,8 % dans le groupe tacrolimus et de 99,6 % dans le groupe TIBC. Il faut cependant se garder d’établir, sans tenir compte de certains facteurs, des comparaisons entre l’incidence d’effets indésirables de l’étude américaine et l’incidence d’effets indésirables de l’étude européenne. Les données recueillies 12 mois après transplantation dans l’étude américaine et dans l’étude européenne sont présentées ci-dessous. Les études réalisées dans ces deux régions portent, en effet, sur des sujets de populations distinctes et les patients sont soumis à des traitements immunosuppressifs d’intensité différente. Le tableau qui suit présente les effets indésirables que ≥ 15 % des patients traités avec le tacrolimus (résultats des études combinés) ont signalés dans les deux études contrôlées de transplantations hépatiques.
Tableau 4 : Transplantation hépatique : effets indésirables apparus en cours de traitement et qui sont survenus chez ≥ 15 % des patients sous le tacrolimus
| Système corporel | ÉTUDE AMÉRICAINE | ÉTUDE EUROPÉENNE | ||||||||||
| Tacrolimus | TIBC* | Tacrolimus | TIBC* | |||||||||
| n= 250 | n=250 | n=264 | n=265 | |||||||||
| % | % | % | % | |||||||||
Système nerveux Céphalées Tremblements Insomnie Paresthésie | 64 56 64 40 | 60 46 68 30 | 37 48 32 17 | 26 32 23 17 | ||||||||
Appareil gastro-intestinal Diarrhée Nausées Constipation Anomalie des ÉFH Anorexie Vomissements | 72 46 24 36 34 27 | 47 37 27 30 24 15 | 37 32 23 6 7 14 | 27 27 21 5 5 11 | ||||||||
Fonction cardiovasculaire Hypertension | 47 | 56 | 38 | 43 | ||||||||
Appareil génito-urinaire Fonction rénale anormale Hausse de la créatinine Hyperkaliémie Hypokaliémie Hausse de l’azote uréique sanguin Infection des voies urinaires Oligurie | 40 39 45 29 30 16 18 | 27 25 26 34 22 18 15 | 36 24 13 13 12 21 19 | 23 19 9 16 9 19 12 | ||||||||
Fonctions métaboliques et nutritionnelles Hyperglycémie Hypomagnésémie Œdème périphérique | 47 48 26 | 38 45 26 | 33 16 12 | 22 9 14 | ||||||||
Système hémato-lymphatique Anémie Leucocytose Thrombocytopénie | 47 32 24 | 38 26 20 | 5 8 14 | 1 8 19 | ||||||||
Ensemble du corps Douleur abdominale Douleur Fièvre Asthénie Dorsalgie Ascite | 59 63 48 52 30 27 | 54 57 56 48 29 22 | 29 24 19 11 17 7 | 22 22 22 7 17 8 | ||||||||
| Système respiratoire | ||||||||||||
| Système corporel | ÉTUDE AMÉRICAINE | ÉTUDE EUROPÉENNE | ||||||||||
| Tacrolimus | TIBC* | Tacrolimus | TIBC* | |||||||||
| n= 250 | n=250 | n=264 | n=265 | |||||||||
| % | % | % | % | |||||||||
Épanchement pleural Atélectasie Dyspnée | 30 28 29 | 32 30 23 | 36 5 5 | 35 4 4 | ||||||||
Peau et appendices Prurit Éruptions cutanées | 36 24 | 20 19 | 15 10 | 7 4 | ||||||||
* Traitement immunosuppressif à base de cyclosporine.
Transplantation cardiaque
Les effets indésirables les plus fréquents observés chez les greffés du cœur sous traitement par le tacrolimus étaient les suivants : anomalie de la fonction rénale, hypertension, diabète sucré, infection à CMV, tremblements, hyperglycémie, leucopénie, infection et hyperlipémie.
Les effets indésirables notés chez les transplantés du cœur dans le cadre de l’essai européen, sont présentés dans le tableau ci-après.
Tableau 5 : Transplantation cardiaque : effets indésirables apparus en cours de traitement et qui sont survenus chez ≥ 15 % des patients sous le tacrolimus
Système corporel COSTART Terminologie COSTART | Tacrolimus | TIBC | ||||
| n=157 | n=157 | |||||
| % | % | |||||
Appareil cardiovasculaire Hypertension Épanchement péricardique | 62 15 | 69 14 | ||||
Ensemble du corps Infection à CMV Infection | 32 24 | 30 21 | ||||
Troubles métaboliques et nutritionnels Hyperlipidémie Diabète sucré Hyperglycémie | 18 26 23 | 27 16 17 | ||||
Sang et système lymphatique Leucopénie Anémie | 48 50 | 39 36 | ||||
Appareil génito-urinaire Anomalie de la fonction rénale Infection des voies urinaires | 56 16 | 57 12 | ||||
Système respiratoire Bronchite | 17 | 18 | ||||
Système corporel COSTART Terminologie COSTART | Tacrolimus | TIBC | ||||
| n=157 | n=157 | |||||
| % | % | |||||
Système nerveux Tremblements | 15 | 6 | ||||
L’incidence d’hyperlipidémie ou d’hypercholestérolémie au titre des effets indésirables survenus à n’importe quel moment durant les 18 mois de l’étude était significativement moindre dans le groupe tacrolimus (45/157; 28,7 %) que dans le groupe cyclosporine (63/157; 40,1 %) (p = 0,043 selon la méthode exacte de Fisher).
Dans l’étude américaine, les taux moyens de créatinine sérique 1 an après la transplantation étaient significativement moindres dans le groupe tacrolimus/MMF comparativement à ceux notés dans le groupe cyclosporine/MMF [p = 0,002; analyse unidirectionnelle de contraste entre les moindres carrés (ANOVA)] ou dans le groupe tacrolimus/sirolimus (p = 0,020; analyse unidirectionnelle de contraste entre les moindres carrés (ANOVA)].
Polyarthrite rhumatoïde
Dans une étude à long terme portant sur des patients atteints de polyarthrite rhumatoïde et qui recevaient un traitement avec le tacrolimus, les effets indésirables observés chez cette population de patients étaient de nature semblable à ceux observés auparavant chez des greffés du rein ou du foie. Dans cette étude, ainsi que dans deux autres études, l’incidence des effets indésirables apparus en cours de traitement et observés chez des patients atteints de polyarthrite rhumatoïde s’est produite à raison d’une fréquence plus faible que celle observée chez les patients transplantés.
Les tableaux suivants résument les effets indésirables apparus en cours de traitement chez au moins 5 % des patients dans n’importe quel groupe de traitement.
Tableau 6 : Résumé des effets indésirables fréquents apparus en cours de traitement (≥ 5
%) chez les patients atteints de polyarthrite rhumatoïde
| Système corporel | Étude de phase II FK506RA-001 | |||||||||||
| Placebo n=71 % | Tacrolimus 1 | Tacrolimus 3 | Tacrolimus 5 | |||||||||
| mg | mg | mg | ||||||||||
| n=69 | n=64 | n=64 | ||||||||||
| % | % | % | ||||||||||
| Ensemble du corps | ||||||||||||
Syndrome grippal Blessure accidentelle Douleur abdominale Asthénie | 19,7 1,4 4,2 4,2 | 26,1 10,1 7,2 2,9 | 20,3 3,1 9,4 4,7 | 15,6 7,8 9,4 6,3 | ||||||||
| Système corporel | Étude de phase II FK506RA-001 | |||||||||||
| Placebo n=71 % | Tacrolimus 1 | Tacrolimus 3 | Tacrolimus 5 | |||||||||
| mg | mg | mg | ||||||||||
| n=69 | n=64 | n=64 | ||||||||||
| % | % | % | ||||||||||
| Réaction allergique Infection | 2,8 2,8 | 5,8 1,4 | 6,3 6,3 | 1,6 1,6 | ||||||||
| Appareil digestif | ||||||||||||
Diarrhée Nausées Dyspepsie Vomissements Gastro-entérite | 11,3 5,6 7,0 1,4 1,4 | 11,6 15,9 17,4 7,2 4,3 | 15,6 18,8 20,3 6,3 7,8 | 28,1 14,1 9,4 6,3 7,8 | ||||||||
| Système nerveux | ||||||||||||
Céphalées Tremblements Paresthésie Anxiété | 11,3 0 1,4 1,4 | 10,1 4,3 2,9 1,4 | 20,3 3,1 3,1 1,6 | 15,6 21,9 9,4 10,9 | ||||||||
| Fonction cardiovasculaire | ||||||||||||
Hypertension Migraines Vasodilatation | 4,2 2,8 0 | 5,8 1,4 2,9 | 3,1 6,3 1,6 | 4,7 3,1 6,3 | ||||||||
| Système respiratoire | ||||||||||||
Pharyngite Sinusite Dyspnée | 2,8 0 0 | 10,1 4,3 5,8 | 3,1 7,8 0 | 3,1 3,1 1,6 | ||||||||
| Troubles métaboliques et nutritionnels | ||||||||||||
| Hausse de la créatinine | 0 | 2,9 | 3,1 | 6,3 | ||||||||
| Système musculo-squelettique | ||||||||||||
| Arthralgie | 5,6 | 5,8 | 4,7 | 4,7 | ||||||||
| Appareil génito-urinaire | ||||||||||||
| Infection des voies urinaires | 1,4 | 0 | 12,5 | 9,4 | ||||||||
Tableau 7 : Études de phase III : Résumé des effets indésirables fréquents apparus en cours de traitement (≥ 5 %) chez les patients atteints de polyarthrite rhumatoïde
| Système corporel | Étude 98-0-049 | Étude 98-0-51 | ||||||||||
Placebo n=157 % | Tacrolimus 2 | Tacrolimus 3 | Tacrolimus 3 | |||||||||
| mg | mg | mg | ||||||||||
| n=154 | n=153 | n=896 | ||||||||||
| % | % | % | ||||||||||
| Ensemble du corps | ||||||||||||
| Système corporel | Étude 98-0-049 | Étude 98-0-51 | ||||||||||
Placebo n=157 % | Tacrolimus 2 | Tacrolimus 3 | Tacrolimus 3 | |||||||||
| mg | mg | mg | ||||||||||
| n=154 | n=153 | n=896 | ||||||||||
| % | % | % | ||||||||||
Syndrome grippal Blessure accidentelle Douleur abdominale Asthénie Dorsalgie Insomnie | 16,6 5,1 4,5 3,2 2,5 5,1 | 16,2 7,8 6,5 4,5 3,2 3,9 | 16,3 6,5 7,8 8,5 4,6 2,6 | 26,2 8,7 13,5 8,5 6,4 4,2 | ||||||||
| Appareil digestif | ||||||||||||
Diarrhée Nausées Dyspepsie Vomissements | 5,1 6,4 3,2 1,3 | 13,0 11,7 11,0 2,6 | 13,7 10,5 6,5 5,2 | 19,9 14,6 13,1 6,6 | ||||||||
| Système nerveux | ||||||||||||
Céphalées Étourdissements Tremblements | 8,9 3,8 1,9 | 8,4 4,5 4,5 | 9,2 7,2 8,5 | 15,1 7,1 10,5 | ||||||||
| Fonction cardiovasculaire | ||||||||||||
| Hypertension | 4,5 | 5,8 | 7,8 | 8,5 | ||||||||
| Système respiratoire | ||||||||||||
| Pharyngite Sinusite | 2,5 3,2 | 6,5 4,5 | 2,0 3,9 | 5,5 6,0 | ||||||||
| Peau et appendices | ||||||||||||
| Éruptions cutanées | 6,4 | 7,1 | 3,3 | 6,8 | ||||||||
| Troubles métaboliques et nutritionnels | ||||||||||||
| Hausse de la créatinine | 1,9 | 1,9 | 6,5 | 6,7 | ||||||||
| Système musculo-squelettique | ||||||||||||
| Crampes | 0 | 2,6 | 5,2 | 5,6 | ||||||||
| Appareil génito-urinaire | ||||||||||||
| Infection des voies urinaires | 2,5 | 3,2 | 4,6 | 5,9 | ||||||||
L’incidence globale des effets indésirables apparus en cours de traitement pour n’importe quel groupe thérapeutique dans le cadre des trois études (RA-001, 049 et 051) a varié de 72,0 % à 90,6 %. Dans les études contrôlées contre placebo (RA-001 et 049), l’incidence globale des effets indésirables apparus en cours de traitement pour les groupes sous tacrolimus était significativement différente du placebo. Dans les groupes sous tacrolimus, les effets indésirables les plus fréquents observés dans les trois études étaient les suivants : syndrome grippal, diarrhée, nausées, douleur abdominale, dyspepsie et tremblements.
Dans le cas des effets indésirables de nature gastro-intestinale, l’incidence de diarrhée chez les groupes traités au tacrolimus dans les trois études a varié de 13,0 % à 28,1 %, et cette incidence s’est accrue avec la dose. Le tacrolimus à 5 mg/jour dans l’étude RA-001 a donné lieu à la plus importante incidence de diarrhée (28,1 %), la deuxième en importance ayant été l’incidence de diarrhée de 19,9 % chez le groupe qui recevait 3 mg/jour dans l’étude 051. L’incidence de diarrhée dans les groupes traités avec le tacrolimus à 5 mg/jour dans l’étude RA-001, et chez les groupes à 2 mg et 3 mg dans l’étude 049, était significativement différente de celle du placebo. On a observé la nausée dans les groupes traités avec le tacrolimus à raison d’une incidence de 10,5 % à 18,8 %. Seule l’incidence de nausée dans le groupe tacrolimus à 3 mg/jour dans l’étude RA-001 était significativement différente de celle du placebo, et cette incidence n’a pas augmenté avec la dose. On a observé la dyspepsie dans les groupes traités avec le tacrolimus à raison d’une incidence de 6,5 % à 20,3 %. Dans les trois études, l’incidence de dyspepsie chez les patients sous 3 mg de tacrolimus/jour était de 6,5 % (049), de 13,1 % (051) et de 20,3 % (RA001). L’incidence de dyspepsie dans le groupe traité avec 2 mg de tacrolimus/jour dans l’étude 049 et dans le groupe recevant 3 mg/jour de tacrolimus dans l’étude RA001 était significativement différente de celle du placebo. On n’a pas observé d’élévation de l’incidence avec l’augmentation de la dose dans aucune des études. On a rapporté de la douleur abdominale dans les groupes sous tacrolimus à raison d’une incidence de 6,5 % à 13,5 %. Il n’y a pas eu d’élévation de l’incidence correspondant à l’augmentation des doses, et il n’y a pas eu de différence significative avec le placebo dans l’une ou l’autre des études contrôlées contre placebo.
L’incidence de vasodilatation chez les groupes sous tacrolimus a varié de 1,6 % à 6,3 %. Il y a eu augmentation de l’incidence de vasodilatation avec les doses plus élevées de tacrolimus. L’incidence de vasodilatation dans le groupe tacrolimus à 3 mg/jour dans le cadre de l’étude 049 et dans le groupe tacrolimus à 5 mg/jour de l’étude RA-001 était significativement différente de celle du placebo.
Des tremblements se sont produits dans les groupes de traitement par tacrolimus et ce, à raison d’une incidence de 3,1 % à 21,9 %. L’incidence des tremblements s’est accrue en fonction de l’augmentation des doses, et chez le groupe traité avec 5 mg/jour de tacrolimus dans l’étude RA-001, l’incidence des tremblements (21,9 %) a été de plus du double de l’incidence de tremblements observés avec le tacrolimus à 3 mg/jour dans chacune des trois études. L’incidence de tremblements chez le groupe tacrolimus à 3 mg/jour dans le cadre de l’étude 049 et chez le groupe tacrolimus à 5 mg/jour de l’étude RA-001 était significativement différente de celle du placebo. On a observé de la paresthésie chez les groupes traités avec le tacrolimus à raison d’une incidence de 2,6 % à 9,4 %. L’incidence de paresthésie s’est accrue en fonction de l’augmentation de la dose et chez le groupe traité avec le tacrolimus à 5 mg/jour dans l’étude RA-001, l’incidence de paresthésie (9,4 %) était de plus du double de l’incidence de tremblements observés avec le tacrolimus à 3 mg/jour dans chacune des trois études. L’incidence de paresthésie dans le groupe du tacrolimus 5 mg/jour de l’étude RA-001 était significativement différente de celle du placebo.
L’incidence des infections des voies urinaires chez les groupes sous tacrolimus a varié de 3,2 % à 12,5 %. L’incidence des infections des voies urinaires chez le groupe recevant 3 mg/jour de tacrolimus dans le cadre de l’étude RA-001 était significativement différente de celle du placebo; cependant, l’incidence ne s’est pas accrue en fonction de l’augmentation de la dose. L’incidence du syndrome grippal chez les groupes traités avec le tacrolimus a varié de 15,6 % à 26,2 %. L’incidence n’a pas augmenté avec les doses plus élevées, et aucun des groupes traités avec le tacrolimus ne différait de ceux traités avec le placebo. L’incidence des autres infections était de 1,6 % à 3,3 % chez les groupes sous tacrolimus. Le fait d’augmenter la dose n’a pas influé sur l’incidence d’infection et on n’a pas observé de différences avec le placebo.
On a comparé les sous-populations de patients dans les données des patients de l’étude 051 qui, toutes, avaient reçu 3 mg/jour de tacrolimus. De façon générale, l’incidence des effets indésirables était semblable chez les patients âgés de < 65 ans et de ≥ 65 ans, chez les patients avec et sans hypertension, chez les patients avec et sans hyperlipidémie et chez les patients atteints ou non de diabète.
En tout, 213 patients (23,8 %) étaient âgés d’au moins 65 ans lors de leur inclusion dans l’étude. L’incidence globale d’effets indésirables pour les patients âgés de ≥ 65 ans (86,9 %) était semblable à celle des patients âgés de < 65 ans (88,7 %). Il n’y a pas eu de différences notables entre les patients âgés de ≥ 65 ans et ceux âgés de < 65 ans en ce qui concerne l’incidence d’un quelconque effet indésirable particulier. Les effets indésirables les plus fréquents se produisant chez au moins 10 % des patients âgés de ≥ 65 ans étaient les suivants : syndrome grippal (18,3%), diarrhée (16,9 %), tremblements (15,0 %), nausée (13,6 %), céphalée (12,7 %), blessures accidentelles (12,2 %), hypertension (12,2 %), dyspepsie (11,7 %) et douleur abdominale (11,3 %). Chez les patients de < 65 ans, les effets indésirables les plus fréquents se manifestant chez au moins 10 % des patients étaient les suivants : syndrome grippal (28,7 %), diarrhée (20,8 %), céphalée (15,8 %), nausée (14,9 %), douleur abdominale (14,2 %) et dyspepsie (13,5 %). L’incidence de tremblements, de blessures accidentelles et d’hypertension parmi ces patients était respectivement de 9,1 %, de 7,6 % et de 7,3 %.
Trois cent cinquante patients (39,1 %) avaient des antécédents d’hypertension au moment de leur inclusion dans l’étude. L’incidence globale d’effets indésirables chez les patients ayant des antécédents d’hypertension (91,1 %) était semblable à celle des patients sans antécédents d’hypertension (86,4 %). Parmi les effets indésirables rapportés chez au moins 5 % des patients qui avaient des antécédents d’hypertension, l’incidence de bronchite (6,9 %) et d’œdème périphérique (6,0 %) était plus de deux fois plus élevée que l’incidence (3,1 % et 2,4 %, respectivement) rapportée pour les patients sans antécédents d’hypertension. Les effets indésirables les plus fréquents qui se sont produits chez au moins 10 % des patients avec antécédents d’hypertension étaient les suivants : syndrome grippal (26,9 %), diarrhée (18,3 %), nausée (15,7 %), céphalée (13,4 %), dyspepsie (13,1 %), tremblements (13,1 %), douleur abdominale (13,1 %) et hypertension (11,7 %). Pour les patients sans antécédents d’hypertension, les effets indésirables les plus fréquents qui se sont produits chez au moins 10 % des patients étaient les suivants : syndrome grippal (25,8 %), diarrhée (20,9 %), céphalée (16,1 %), nausée (13,9 %), douleur abdominale (13,7 %) et dyspepsie (13,0 %). L’incidence de tremblements et d’hypertension parmi ces patients était respectivement de 8,8 % et de 6,4 %.
En tout, 271 patients (30,2 %) avaient des antécédents d’hyperlipidémie au moment de leur inclusion dans l’étude. L’incidence globale des effets indésirables pour les patients avec antécédents d’hyperlipidémie (92,6 %) était semblable à celle des patients sans antécédents d’hyperlipidémie (86,4 %). Il n’y a pas eu de différences notables entre les patients avec antécédents d’hyperlipidémie et ceux sans antécédents d’hyperlipidémie en ce qui concerne l’incidence d’un quelconque effet indésirable spécifique. Les effets indésirables les plus fréquents qui se sont produits chez au moins 10 % des patients avec antécédents d’hyperlipidémie étaient les suivants : syndrome grippal (26,2 %), diarrhée (18,1 %), nausée (15,9 %), dyspepsie (14,0 %), céphalée (12,9 %), tremblements (12,2 %), douleur abdominale (11,8 %) et asthénie (10,3 %). Chez les patients sans antécédents d’hyperlipidémie, les effets indésirables les plus fréquents qui se sont produits chez au moins 10 % des patients étaient les suivants : syndrome grippal (26,2 %), diarrhée (20,6 %), céphalée (16,0 %), douleur abdominale (14,2 %), nausée (14,1 %) et dyspepsie (12,6 %). L’incidence de tremblements et d’asthénie parmi ces patients était respectivement de 9,8 % et de 7,7 %. On a rapporté de l’hypercholestérolémie et de l’hyperlipidémie comme effets indésirables chez 3,0 % et 2,2 %, respectivement, des patients avec antécédents d’hyperlipidémie et chez 1,4 % et 1,0 %, respectivement, des patients sans antécédents d’hyperlipidémie.
Soixante-quinze patients (8,4 %) avaient des antécédents de diabète au moment de leur inclusion dans l’étude. L’incidence globale d’effets indésirables chez les patients avec antécédents de diabète (89,3 %) était semblable à celle des patients sans antécédents de diabète (88,2 %). Parmi les effets indésirables rapportés chez au moins 5 % des patients avec antécédents de diabète, l’incidence d’infection des voies urinaires (13,3 %), d’hyperglycémie (9,3 %) et d’infection (8,0 %) était au moins deux fois plus élevée que l’incidence (5,2 %, 1,8 % et 2,9 %, respectivement) rapportée pour les patients sans antécédents de diabète, et l’incidence de céphalée (6,7 %) chez les patients avec antécédents de diabète était de moins de la moitié de l’incidence (15,8 %) rapportée chez les patients sans antécédents de diabète. Les effets indésirables les plus fréquents qui se sont produits chez au moins 10 % des patients avec antécédents de diabète étaient les suivants : syndrome grippal (26,7 %), diarrhée (18,7 %), tremblements (17,3 %), dyspepsie (16,0 %), infection des voies urinaires (13,3 %), nausée (13,3 %) et hypertension (12,0 %). L’incidence de céphalée et de douleur abdominale parmi ces patients était respectivement de 6,7 % et de 8,0 %. Chez les patients sans antécédents de diabète, les effets indésirables les plus fréquents qui se sont produits chez au moins 10 % des patients étaient les suivants : syndrome grippal (26,2 %), diarrhée (20,0 %), céphalée (15,8 %), nausée (14,7 %), douleur abdominale (14,0 %) et dyspepsie (12,8 %). L’incidence de tremblements et d’infection des voies urinaires parmi ces patients était respectivement de 9,9 % et de 5,2 %.
Chez certains patients atteints de polyarthrite rhumatoïde, on a décelé une augmentation des concentrations sériques de créatinine. Dans le cadre de l’étude de l’innocuité du produit à long terme (98-0-051), où les patients étaient traités avec le tacrolimus pendant une durée maximale de 1 mois, 65,5 % de tous les patients qui présentaient une élévation de la créatinine sérique de ≥ 30 % à < 40 % au-dessus des valeurs de départ ont vu ces taux revenir aux valeurs initiales au cours de l’étude. Pour le restant des patients, soit que les concentrations de créatinine ne sont pas retournées aux valeurs de départ ou il n’y avait pas de documentation de suivi disponible sur les concentrations subséquentes. Les patients dont les taux de créatinine avaient augmenté de ≥ 40 % au-dessus des valeurs de départ ont vu leurs concentrations redescendre aux valeurs initiales chez 56,3 % de tous les patients. Ils comprenaient des patients qui ont poursuivi leur traitement avec le médicament à l’étude et des patients qui ont abandonné leur traitement avec le médicament à l’étude pendant la période de récupération. Pour les patients dont les taux de créatinine sont revenus aux valeurs de départ, le délai médian de retour aux concentrations initiales de créatinine était de 40,5 jours pour les patients ayant eu une augmentation de ≥ 30 % à < 40 % par rapport à la valeur de départ et de 32,0 jours pour les patients qui accusaient une hausse de ≥ 40 % par rapport à la valeur de départ.
Dans le cadre de l’étude FK506RA-001, les patients qui ont affiché une augmentation des taux sériques de créatinine de ≥ 30 % à < 40 %, au-dessus des valeurs initiales, soit 50 % des patients dans le groupe placebo, 80 % des patients dans le groupe tacrolimus 1 mg, 89 % de ceux dans le groupe tacrolimus 3 mg et 78 % des patients dans le groupe tacrolimus 5 mg, ont connu un retour aux valeurs initiales de la concentration sérique de créatinine en 56 jours ou moins pour les patients sous placebo, en 33 jours pour les patients sous tacrolimus 1 mg, en 29 jours pour ceux sous tacrolimus 3 mg et en 57 jours pour ceux sous tacrolimus 5 mg.
Chez les patients qui ont accusé une augmentation du taux de créatinine sérique ≥ 40 % au-dessus de la valeur de départ, 50 % des patients sous placebo, 20 % des patients sous tacrolimus 1 mg, 75 % des patients sous tacrolimus 3 mg et 31 % des patients sous tacrolimus 5 mg ont, par la suite, connu un retour aux valeurs initiales des taux de créatinine. Pour cette population de patients, le retour des concentrations de créatinine sérique aux valeurs de départ s’est produit plus tôt que chez les patients dont l’augmentation de créatinine sérique fut ≥ 30 % et < 40 %. Les patients sous placebo ont eu un retour aux valeurs initiales de concentration de créatinine sérique en 28 jours ou moins, ceux sous tacrolimus 1 mg ont connu ce retour en une moyenne de 6 jours, ceux sous le 3 mg en 20 jours, et ceux sous le 5 mg en 38 jours. Cependant, huit de neuf patients au taux élevé de créatinine (> 40 %) ont abandonné l’étude. Les taux de créatinine de ces patients sont revenus à des valeurs représentant une élévation inférieure à 40 % au-dessus des valeurs initiales, valeurs qui se trouvaient à l’intérieur des limites normales (0,7-1,4 mg/dL) après l’arrêt du traitement, mais l’un de ces patients a été perdu de vue lors du suivi.
Dans l’étude 98-0-049, parmi les patients qui ont présenté une augmentation de la créatinine de ≥ 30 % à < 40 % au-dessus des valeurs de départ, 63,6 % des patients du groupe placebo, 50,0 % de ceux du groupe sous tacrolimus 2 mg et 77,8 % de ceux du groupe tacrolimus 3 mg ont, par la suite, connu un retour documenté aux valeurs initiales de créatinine et ce, dans les 36 jours pour les patients sous placebo, dans les 43 jours pour ceux sous tacrolimus 2 mg et dans les 41 jours pour ceux sous tacrolimus 3 mg. Chez les patients dont la hausse fut ≥ 40 % au-dessus des valeurs de départ, 33,3 % des patients du groupe placebo, 53,3 % des patients du groupe tacrolimus 2 mg et 45,5 % des patients du groupe tacrolimus 3 mg ont, par suite, connu un retour documenté aux valeurs initiales de créatinine. Les concentrations sériques de créatinine chez cette population de patients sont revenues aux taux de départ plus rapidement que chez les patients qui ont connu une augmentation de ≥ 30 % à < 40 % au-dessus des valeurs de départ. Les patients dont la hausse de créatinine sérique fut > 40 % ont affiché un retour aux valeurs de départ en 20 jours en ce qui concerne les patients sous placebo, en 33 jours pour les patients sous tacrolimus 2 mg et en 38 jours pour les patients sous tacrolimus 3 mg par jour. Le restant des patients eut soit des taux de créatinine qui ne sont pas revenus aux valeurs initiales pendant la période de suivi ou n’ont pas fait l’objet d’une surveillance pour déceler le retour aux valeurs initiales.
Pour 88,5 % (139/157) des patients sous placebo, 87,0 % (134/154) des patients traités avec 2 mg/jour de tacrolimus et 86,3 % (132/153) des patients traités avec 3 mg/jour de tacrolimus, les taux de créatinine se trouvaient dans la plage des valeurs normales au départ et sont restés dans les limites de la normale du début à la fin de l’étude. En tout, quatre patients, tous traités avec 3 mg de tacrolimus, ont abandonné le traitement en raison d’une réaction indésirable rapportée, à savoir une élévation de la créatinine sérique.
Tableau 8 : Nombre de patients dont la créatinine sérique a augmenté d’au moins 30 % au-dessus des valeurs de départ pour revenir ensuite aux valeurs initiales
| Groupes évalués lors des études | Augmentation des taux de créatinine sérique au-dessus des | |||||
| valeurs initiales | ||||||
| ≥ 30% à < 40%++ | ≥ 40%++ | |||||
| Étude 98-0-051 | ||||||
Patients de novo+ combinés (n=685) 2 mg‡ (n=103) 3 mg* (n=108) Total (n=896) | 46/78 (59,0%) 8/11 (72,7%) 20/24 (83,3%) 74/113 (65,5%) | 90/177 (50,8%) 20/37 (54,1%) 37/47 (78,7%) 147/261 (56,3%) | ||||
| Étude FK506RA-001 | ||||||
| Placebo (n=71) 1 mg (n=69) 3 mg (n=64) 5 mg (n=64) | 1/2 (50%) 4/5 (80%) 8/9 (88,9%) 7/9 (77,8%) | 2/4 (50%) 1/5 (20%) 9/12 (75%) 4/13 (30,8%) | ||||
| Étude 98-0-049 | ||||||
| Placebo (n=157) 2 mg (n=154) 3 mg (n=153) | 7/11 (63,6%) 4/8 (50%) 7/9 (77,8%) | 5/15 (33,3%) 16/30 (53,3%) 20/44 (45,5%) | ||||
Base de patients : Ensemble d’analyse intégral; tous les patients qui ont reçu au moins une dose du médicament à l’étude dans le cadre de l’étude 98-0-051.
++ Pourcentage d’augmentation au-dessus des valeurs de départ pendant le traitement. Un patient pourrait avoir été représenté dans les deux groupes de pourcentage d’augmentation si son taux de créatinine a augmenté, s’il est revenu aux valeurs de départ et si, par la suite, il a augmenté jusqu’au niveau de l’autre groupe de pourcentage de hausse.
+ Tous les patients de novo de l’étude 98-0-051, tous les patients de l’étude FK506RA-001 et tous les patients sous placebo provenant de l’étude 98-0-049.
‡ Tous les patients traités avec 2 mg de tacrolimus provenant de l’étude 98-0-049. * Tous les patients traités avec 3 mg de tacrolimus provenant de l’étude 98-0-049.
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables suivants ont été signalés chez des receveurs de greffe hépatique, rénale et/ou cardiaque sous traitement par tacrolimus lors des essais cliniques.
Organisme entier : hypertrophie abdominale, abcès, blessure accidentelle, réaction allergique, dorsalgie, cellulite, frissons, chute, anomalies sensorielles, syndrome grippal, œdème généralisé, hernie, diminution de la mobilité, péritonite, réaction de photosensibilité, septicémie, thermo-intolérance, ulcère, douleur.
Appareil cardiovasculaire : anomalie de l’ECG, angine de poitrine, arythmie, fibrillation auriculaire, flutter auriculaire, bradycardie, fibrillation cardiaque, insuffisance cardio-pulmonaire, désordre cardiovasculaire, douleur thoracique, insuffisance cardiaque congestive, thrombophlébite profonde, anomalie à l’échocardiographie, anomalie du complexe QRS à l’électrocardiographie, anomalie du segment ST à l’électrocardiographie, diminution de la fréquence cardiaque, insuffisance cardiaque, hémorragie, hypotension, hypotension orthostatique, trouble vasculaire périphérique, phlébite, syncope, tachycardie, thrombose, vasodilatation.
Système endocrinien : (voir 7. Mises en garde et précautions) diabète sucré, syndrome de Cushing.
Appareil digestif : anorexie, cholangite, ictère cholostatique, dyspepsie, duodénite, dysphasie, œsophagite, flatulence, gastrite, hémorragie gastro-intestinale, gastro-œsophagite, élévation de la GGT, trouble g.-i., perforation g.-i., hépatite, hépatite granulomateuse, iléus, augmentation de l’appétit, jaunisse, atteinte hépatique, résultats anormaux des épreuves de la fonction hépatique, œsophagite ulcérative, muguet, pseudokyste du pancréas, trouble rectal, stomatite.
Système sanguin/lymphatique : trouble de la coagulation, ecchymose, élévation de l’hématocrite, anomalie de l’hémoglobine, anémie hypochrome, leucopénie, diminution de la prothrombine, leucocytose, polycythémie, diminution du fer sérique, thrombocytopénie.
Métabolisme et nutrition : acidose, élévation de la phosphatase alcaline, alcalose, élévation de l’AST (SGOT), élévation de l’ALT (SGPT), diminution du bicarbonate, bilirubinémie, élévation de l’azote uréique sanguin, déshydratation, œdème, élévation de GGT, goutte, cicatrisation anormale, hypercalcémie, hypercholestérolémie, hyperlipémie, hypertriglycéridémie, hyperphosphatémie, hyperuricémie, hypocalcémie, hypervolémie, hypoglycémie, hypokaliémie, hypophosphatémie, hyponatrémie, hypoprotéinémie, augmentation de la lacticodéhydrogénase, gain pondéral.
Appareil locomoteur : arthralgie, spasmes musculaires, spasmes généralisés, trouble des articulations, crampes aux jambes, myalgie, myasthénie, ostéoporose, douleurs dans les membres, y compris le syndrome douloureux provoqué par les inhibiteurs de la calcineurine (SDIC).
Système nerveux : (voir 7. Mises en garde et précautions) rêves anormaux, agitation, amnésie, anxiété, confusion, pleurs, convulsions, dépression, étourdissements, humeur euphorique, labilité émotionnelle, encéphalopathie, AVC hémorragique, hallucinations, hypertonie, trouble de la coordination, monoparésie, myoclonie, compression nerveuse, nervosité, neuralgie, neuropathie, paralysie flaccide, paresthésie, dysfonction psychomotrice, psychose, quadriparésie, somnolence, pensée anormale, vertiges, trouble de l’écriture.
Appareil respiratoire : asthme, bronchite, augmentation de la toux, emphysème, hoquet, trouble pulmonaire, baisse de la fonction pulmonaire, pharyngite, pneumothorax, pneumonie, œdème pulmonaire, trouble de la respiration, rhinite, sinusite, altération de la voix.
Peau et annexes : acné, alopécie, dermatite exfoliatrice, dermatomycose, herpès simplex, zona, hirsutisme, prurit, éruptions cutanées, néoplasme cutané bénin, coloration anormale de la peau, trouble cutané, ulcère cutané, sudorifaction.
Sens particuliers : vision anormale, amblyopie, otalgie, otite moyenne, acouphène.
Appareil génito-urinaire : (voir 7. Mises en garde et précautions) insuffisance rénale aiguë, albuminurie, néphropathie à BK, spasmes de la vessie, cystite, dysurie, hématurie, hydronéphrose, insuffisance rénale, néphrite tubulaire, nycturie, oligurie, pyurie, néphropathie toxique, incontinence d’urgence, pollakiurie, infection des voies urinaires, incontinence urinaire, rétention urinaire, vaginite.
On a également signalé les effets indésirables suivants touchant le système nerveux qui se sont produits à une fréquence (< 3 %) : syndrome cérébral aigu (0,2 %), coma (2,1 %), délires (1,2 %), dysarthrie (0,4 %), dystonie (0,4 %), encéphalopathie (2,5 %), paralysie flasque (0,4 %), hémiplégie (0,8 %), nystagmus (0,8 %), paralysie (0,4 %) et stupeur (0,2 %).
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Consulter les rubriques 7. Mises en garde et précautions (Fonction hépatique et Système rénal, et Surveillance et tests de laboratoire).
8.5. Effets indésirables observées après la commercialisation
Les effets indésirables qui suivent ont été signalés dans le contexte de l’expérience acquise à l’échelle mondiale depuis la commercialisation de tacrolimus. Étant donné que ces effets ont été volontairement déclarés au sein d’une population de taille indéterminée, qu’ils sont associés à des maladies concomitantes, à des traitements associatifs de plusieurs médicaments et à diverses interventions chirurgicales, il est impossible d’en estimer la fréquence avec certitude ou d’établir un lien de causalité avec le médicament. Les décisions d’inclure de tels effets indésirables dans le libellé d’étiquetage se fondent habituellement sur l’un ou plusieurs des facteurs suivants : (1) la gravité de l’effet indésirable; (2) la fréquence de déclaration d’un tel effet; et (3) la force du rapport de causalité avec le médicament.
Troubles cardiaques : arythmie cardiaque, arrêt cardiaque, cardiomyopathie congestive, anomalie de l’onde T à l’électrocardiographie, bouffées vasomotrices, infarctus du myocarde, ischémie myocardique, allongement du segment QT avec ou sans torsades de pointe, thrombose veineuse profonde au niveau d’un membre, extrasystoles ventriculaires, fibrillation ventriculaire;
Troubles de l’oreille et du labyrinthe : perte auditive, y compris la surdité;
Troubles endocriniens : hypothyroïdie;
Troubles gastro-intestinaux : colite, entérocolite, obstruction gastro-intestinale, reflux gastro-œsophagien, lésion hépatocellulaire, hépatotoxicité, perturbation de la vidange gastrique, stéatose hépatique, syndrome de Mikulicz, ulcération buccale, pancréatite hémorragique, pancréatite nécrosante, ulcère gastrique;
Troubles hépatobiliaires : sténose du canal biliaire, cholestase gravidique, cytolyse hépatique, nécrose hépatique, hépatotoxicité, maladie veino-occlusive du foie;
Troubles du sang et du système lymphatique : agranulocytose, coagulation intravasculaire disséminée, éosinophilie, neutropénie fébrile, anémie hémolytique, syndrome hémolytique et urémique, neutropénie, pancytopénie, anémie hypoplasique congénitale, purpura thrombocytopénique, purpura thrombocytopénique thrombotique, microangiopathie thrombotique.
Infections et infestations : eczéma infecté, Escherichia;
Investigations : urée sanguine augmentée, taux du médicament inférieur au seuil thérapeutique, taux du médicament fluctuant, taux de l’immunosuppresseur diminué, numération plaquettaire augmentée, transaminases augmentées, poids diminué;
Lésions, intoxications et complications procédurales : erreur de délivrance du médicament, erreur de prescription du médicament, exposition maternelle pendant la grossesse, erreur médicamenteuse, dysfonction primaire du greffon;
Troubles du métabolisme et de la nutrition : amylase augmentée, hyperammoniémie, acidocétose;
Troubles musculosquelettiques et du tissu conjonctif : maladie sclérosante liée à l’immunoglobuline G4, faiblesse musculaire;
Troubles généraux et anomalies au site d’administration : récidive de la maladie, effet du médicament retardé, effet du médicament augmenté, médicament inefficace, interaction médicamenteuse, intolérance au médicament, fatigue, sensation de changement de la température corporelle, sensation de nervosité, défaillance multiviscérale, soif;
Tumeurs bénignes, malignes et non précisées (y compris kystes et polypes) : cancer du sein, hémopathie maligne, néoplasme hépatique malin, sarcome de Kaposi, néoplasme pulmonaire malin, cancer du pharynx stade non précisé;
Troubles du système nerveux : aphasie, trouble de l’équilibre, plexopathie brachiale, syndrome du canal carpien, infarctus cérébral, accident vasculaire cérébral, hémiparésie, incohérent(e), leucoencéphalopathie, mutisme, neurotoxicité, paresthésie, lésion nerveuse périphérique, syndrome d’encéphalopathie postérieure réversible (PRES), leucoencéphalopathie multifocale progressive (LMP), quadriplégie, trouble de la parole, polyneuropathie, neuropathie périphérique, neuropathie périphérique sensitive, mononeuropathie multiple;
Troubles psychiatriques : mésusage intentionnel de médicament, trouble mental;
Troubles respiratoires, thoraciques et médiastinaux : syndrome de détresse respiratoire aiguë, pneumopathie interstitielle (principalement dans la polyarthrite rhumatoïde), infiltration pulmonaire, détresse respiratoire, insuffisance respiratoire;
Affections de la peau et du tissu sous-cutané : dermatoses, syndrome de Stevens-Johnson, nécrolyse épidermique toxique;
Affections oculaires : cécité, cécité corticale, diplopie, œdème palpébral, neuropathie optique, photophobie;
Affections rénales et urinaires : insuffisance rénale aiguë, cystite hémorragique, glycosurie, trouble de la miction, insuffisance rénale chronique;
Affections rénales et urinaires: rougeur, bouffée de chaleur;
Il y a eu de rares rapports spontanés de cas d’hypertrophie du myocarde associée à une dysfonction ventriculaire manifeste en clinique chez des patients recevant un traitement avec le tacrolimus (voir 7. Mises en garde et précautions).
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Le tacrolimus subit un métabolisme important par le système enzymatique des oxydases à fonction mixte, notamment le cytochrome P450 (CYP3A). Il peut être nécessaire de réduire les doses de tacrolimus et de prolonger les intervalles entre les doses pour assurer une exposition comparable au tacrolimus lorsque celui-ci est coadministré avec des inhibiteurs puissants du CYP3A4. Inversement, les médicaments exerçant des effets inducteurs connus sur ces systèmes enzymatiques risquent d’accentuer le métabolisme du tacrolimus ou d’en réduire la biodisponibilité, comme en fait foi une baisse des concentrations du médicament dans le sang entier ou le plasma. Par conséquent, une augmentation de la dose pourrait être requise afin d’assurer une exposition comparable au tacrolimus lorsque celui-ci est coadministré avec des inducteurs puissants du CYP3A4 (voir Tableau 9). Il est fortement recommandé de surveiller de près les concentrations de tacrolimus dans le sang, la fonction rénale et d’autres effets secondaires (notamment une surveillance par ECG de l’allongement du QT) lorsque le tacrolimus est administré avec des inhibiteurs puissants du CYP3A4 (voir 4. Posologie et administration, 4.2. Posologie recommandée et ajustementposologique, et 7. Mises en garde et précautions, Généralités).
9.3. Interactions médicament-comportement
Comme c’est le cas avec les autres agents immunosuppresseurs, en raison d’un risque possible de dégénérescence néoplasique pour la peau, il convient de limiter son exposition au soleil et aux rayons ultraviolets (UV) par le port de vêtements protecteurs et l’utilisation d’un écran solaire à indice de protection élevé.
9.4. Interactions médicament-médicament
Interactions médicamenteuses susceptibles d’influer sur la fonction rénale
En raison des effets additifs ou synergiques éventuels sur la fonction rénale, il faut user de prudence lorsqu’on administre le tacrolimus conjointement avec des médicaments associés à une dysfonction rénale. Ces médicaments comprennent, sans toutefois s’y limiter, les aminosides, l’amphotéricine B, le ganciclovir, l’acyclovir et le cisplatine. Les AINS sont susceptibles d’entrer en interaction avec le tacrolimus et d’entraîner une détérioration de la maîtrise de la tension artérielle (TA) et des taux de créatinine sérique. Il a été démontré que la démi-vie de la cyclosporine augmente lorsqu’elle est administrée conjointement avec le tacrolimus. Selon l’expérience clinique préliminaire de l’emploi de tacrolimus conjointement avec la cyclosporine, des effets néphrotoxiques additifs/synergiques se sont produits lors de l’administration des deux agents en concomitance. Pour ces raisons, il n’est pas recommandé d’administrer la cyclosporine et le tacrolimus en concomitance, et la prudence est de mise lors de l’administration de tacrolimus aux patients qui ont reçu par le passé la cyclosporine. Les patients que l’on fait passer d’un traitement à la cyclosporine à un traitement avec le tacrolimus ne doivent pas recevoir la première dose de tacrolimus moins de 24 heures après la dernière dose de cyclosporine. En présence de taux élevés de cyclosporine, il convient de retarder davantage l’administration de tacrolimus.
Interactions médicamenteuses susceptibles d’influer sur les concentrations sanguines de tacrolimus
Étant donné que le tacrolimus subit un métabolisme important par le système des oxydases à fonction mixte, notamment le cytochrome P450 3A, les substances exerçant des effets inhibiteurs connus sur ces enzymes peuvent donc ralentir le métabolisme du tacrolimus ou en augmenter la biodisponibilité, avec comme résultat, une augmentation des concentrations médicamenteuses dans le sang entier ou le plasma. Inversement, les médicaments exerçant des effets inducteurs connus sur ces systèmes enzymatiques risquent d’intensifier le métabolisme du tacrolimus ou d’en réduire la biodisponibilité, et ainsi, d’en réduire les concentrations dans le sang entier ou le plasma.
Une augmentation rapide des concentrations de tacrolimus peut survenir lorsque le produit est administré en concomitance avec des inhibiteurs du CYP3A4. Il est fortement recommandé d’effectuer un suivi des concentrations de tacrolimus dans le sang, de la fonction rénale, du prolongement de l’intervalle QT par ECG et d’autres effets secondaires, au début du traitement, au cours des premiers jours de la coadministration, et par la suite sur une base continue et fréquente.
La surveillance des concentrations sanguines et l’apport de modifications appropriées à la posologie s’imposent donc chez les transplantés lorsqu’on administre ces médicaments (Tableau 9) en concomitance avec le tacrolimus.
Tableau 9 : Interactions médicament-médicament établies ou possibles
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
Antiacide: hydroxyde d’aluminium et de magnésium | EC | ↑ Tacrolimus | Dans le cadre d’une étude croisée à dose unique menée chez des volontaires en santé, l’administration concomitante de tacrolimus et d’hydroxyde d’aluminium et de magnésium a donné lieu à une augmentation de 21 % de l’ASC moyenne du tacrolimus et à une diminution de 10 % de la Cmax moyenne du tacrolimus par rapport à ce qui se produisait quand ce dernier était administré seul. | ||
| Anti-arythmisant: amiodarone+ | T | ↑ Tacrolimus | L’utilisation concomitante de tacrolimus avec l’amiodarone peut conduire à une augmentation des niveaux de tacrolimus et/ou à une interaction pharmacodynamique potentielle, parce que l’amiodarone est déplacée de son site de liaison aux protéines plasmatiques. † Lorsqu’il est coadministré avec l’amiodarone, il peut être nécessaire d’ajuster la dose chez la plupart des patients. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
| Antifongiques azolés : kétoconazole+ | EC | ↑ Tacrolimus | Dans une étude auprès de 24 volontaires de sexe masculin en bonne santé, l’administration de deux doses de 2 mg de tacrolimus conjointement avec le kétoconazole (400 mg par jour) a augmenté l’ASCinf et la Cmax moyennes de tacrolimus par 723 % et 250 %, respectivement. Dans une étude auprès de 6 volontaires normaux, on a observé une augmentation significative de la biodisponibilité de la forme orale du tacrolimus (14 ± 5 % vs 30 ± 8 %) reçue en concomitance avec du kétoconazole (200 mg), un puissant inhibiteur du CYP3A4 et de la glycoprotéine P. La clairance apparente du tacrolimus administré par voie orale durant l’administration de kétoconazole était considérablement réduite comparativement au tacrolimus administré seul (0,430 ± 0,129 L/h/kg vs 0,148 ± 0,043 L/h/kg). Dans l’ensemble, la clairance du tacrolimus, administré par voie intraveineuse, n’était pas significativement modifiée par l’administration concomitante de kétoconazole, même si elle variait considérablement d’un patient à l’autre. +Lors de l’administration concomitante de kétoconazole, un ajustement de la posologie du tacrolimus est nécessaire chez la plupart des patients. | ||
Antifongiques azolés (suite) : clotrimazole fluconazole+ itraconazole+ voriconazole+ | T | ↑ Tacrolimus | L’utilisation de tacrolimus en concomitance avec les antifongiques azolés qui sont de puissants ou modérés inhibiteurs du CYP3A4 et de la glycoprotéine P (p. ex., l’itraconazole, le fluconazole, le voriconazole) pourrait | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
donner lieu à une augmentation de la concentration de tacrolimus. +Lors de l’administration concomitante de fluconazole, d’itraconazole ou de voriconazole, un ajustement de la posologie du tacrolimus est nécessaire chez la plupart des patients. | |||||
Inhibiteurs calciques : diltiazem nicardipine nifédipine vérapamil | T | ↑ Tacrolimus | L’administration de substrats et/ou d’inhibiteurs du CYP3A4 ou de la glycoprotéine P concomitamment avec le tacrolimus peut entraîner une augmentation de la concentration du tacrolimus. | ||
Agents favorisant la motilité g.-i. : cisapride* métoclopramide | T | ↑ Tacrolimus | L’administration de tacrolimus en concomitance avec des substrats du CYP3A4 peut entraîner une augmentation de la concentration du tacrolimus. | ||
Antibiotiques de la famille des macrolides : érythromycine+ clarithromycine‡ troléandomycine | T | ↑ Tacrolimus | L’administration de tacrolimus en concomitance avec des substrats et/ou des inhibiteurs du CYP3A4 ou de la glycoprotéine P peut entraîner une augmentation de la concentration du tacrolimus. ‡Des cas d’augmentation importante et rapide des concentrations de tacrolimus dans le sang ont été signalés aussi tôt que 1 à 3 jours à la suite de la coadministration avec la clarithromycine, et ce malgré une réduction immédiate de la dose de tacrolimus. Il est fortement recommandé d’effectuer un suivi des concentrations de tacrolimus dans le sang entier pendant la période initiale de 1 à 3 jours et de façon soutenue et fréquente par la suite lorsque le médicament est administré en concomitance avec de puissants inhibiteurs du CYP3A4. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
| +Lors de l’administration concomitante d’érythromycine, un ajustement de la posologie du tacrolimus est nécessaire chez la plupart des patients. | |||||
| Inhibiteurs de la pompe à protons : lansoprazole oméprazole | T | ↑ Tacrolimus | Le lansoprazole et l’oméprazole (substrat inhibiteur du CYP2C19 et du CYP3A4) peuvent potentiellement inhiber le métabolisme du tacrolimus par le CYP3A4 et, par conséquent, occasionner une élévation substantielle des concentrations de tacrolimus dans le sang entier, plus particulièrement chez les transplantés métaboliseurs lents ou intermédiaires du CYP2C19 par comparaison aux transplantés métaboliseurs efficients du CYP2C19. | ||
Autres médicaments : bromocriptine cimétidine chloramphénicol cyclosporine danazol éthinylestradiol méthylprednisolone néfazodone | T | ↑ Tacrolimus | L’administration de tacrolimus en concomitance avec des substrats et/ou des inhibiteurs du CYP3A4 ou de la glycoprotéine P peut entraîner une augmentation de la concentration du tacrolimus. | ||
Inhibiteurs de la protéase : bocéprévir nelfinavir ritonavir saquinavir télaprévir | EC | ↑ Tacrolimus | Aucune étude sur les interactions médicamenteuses avec les agents anti-VIH n’a été réalisée. Cependant, la prudence est de rigueur lorsque des médicaments métabolisés par le CYP3A4 (tels que, entre autres, le bocéprévir, le nelfinavir, le ritonavir, le saquinavir et le télaprévir) sont administrés concomitamment avec le tacrolimus. Dans une étude avec une dose unique chez 9 volontaires sains, la coadministration de tacrolimus (0,5 mg en une dose unique) avec le télaprévir (750 mg trois fois par jour pendant 13 jours) a multiplié d’un facteur 9,3 le Cmax du | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
tacrolimus normalisé par rapport à la dose et d’un facteur 70 l’ASC. Dans une étude avec une dose unique chez 12 sujets, la coadministration de tacrolimus (0,5 mg en une dose unique) avec le bocéprévir (800 mg trois fois par jour pendant 11 jours) a multiplié d’un facteur 9,9 le Cmax du tacrolimus normalisé par rapport à la dose et d’un facteur 17 l’ASC, par rapport au tacrolimus seul. Selon une étude clinique auprès de cinq receveurs d’une greffe de foie, la coadministration de tacrolimus (sous forme de tacrolimus [formulation à libération immédiate]) et de nelfinavir a donné lieu à une augmentation significative des concentrations sanguines de tacrolimus au point que la dose de tacrolimus a dû être réduite de 16 fois en moyenne pour maintenir une concentration sanguine minimale moyenne de 9,7 ng/ml. Par conséquent, une surveillance fréquente des concentrations sanguines de tacrolimus et l’apport d’ajustements posologiques appropriés s’imposent lors de l’administration concomitante d’inhibiteurs de la protéase. | |||||
Antiviraux contre les infections à cytomégalovirus (CMV) : létermovir | EC | ↑ Tacrolimus | La coadministration de tacrolimus et du létermovir peut entraîner des augmentations cliniquement pertinentes des concentrations plasmatiques de tacrolimus. Il faut surveiller les concentrations sanguines et, au besoin, ajuster la posologie lorsque le létermovir est administré conjointement au tacrolimus. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
| Anticonvulsivants : carbamazépine phénobarbital phénytoïne+ | T | ↓Tacrolimus | L’administration de tacrolimus en concomitance avec un inducteur du CYP3A4 ou de la glycoprotéine P peut entraîner une diminution de la concentration du tacrolimus. +Lors de l’administration concomitante de phénytoïne, un ajustement de la posologie du tacrolimus est nécessaire chez la plupart des patients. | ||
| Anti-infectieux : rifampicine+ | EC | ↓Tacrolimus | Dans une étude auprès de 28 volontaires de sexe masculin en bonne santé, l’administration de deux doses de 5 mg de tacrolimus conjointement avec la rifampicine (600 mg par jour) a diminué l’ASCinf et la Cmax moyennes de tacrolimus de 62 % et 24 %, respectivement. Dans une étude auprès de 6 volontaires normaux, on a observé une diminution significative de la biodisponibilité du tacrolimus per os (14 ± 6 % vs 7 ± 3 %) reçu en concomitance avec de la rifampicine (600 mg), un puissant inducteur du CYP3A4 et de la glycoprotéine P. De plus, une augmentation significative de la clairance du tacrolimus (0,036 ± 0,008 L/h/kg vs 0,053 ± 0,010 L/h/kg) s’est produite lors de l’administration concomitante de rifampicine. Dans une étude de 9 volontaires normaux, l’administration concomitante de doses de 10 mL d’hydroxyde d’aluminium ou de lait de magnésie n’a pas influé sur la vitesse ou l’importance de l’absorption du tacrolimus per os, comme en ont fait foi la Cmax, le Tmax et l’ASC0-t. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
| +Lors de l’administration concomitante de rifampicine, un ajustement de la posologie du tacrolimus est nécessaire chez la plupart des patients. | |||||
Anti-infectieux (suite) : rifabutine | T | ↓Tacrolimus | L’administration de tacrolimus en concomitance avec un inducteur du CYP3A4 ou de la glycoprotéine P peut entraîner une diminution de la concentration du tacrolimus. | ||
Anti-infectieux (suite) : caspofungine | T | ↓Tacrolimus | La caspofongine a réduit l’ASC0-12 du tacrolimus d’environ 20 %, la concentration sanguine maximale (Cmax) de 16 % et la concentration sanguine sur 12 heures (C12hr) de 26 % chez des sujets adultes en bonne santé lorsque le tacrolimus (2 doses de 0,1 mg/kg à 12 heures d’intervalle) a été administré au 10e jour de prise de CANCIDAS à 70 mg par jour, par rapport aux résultats d’une période témoin au cours de laquelle le tacrolimus a été administré seul. | ||
| Inhibiteur de la calcineurine : sirolimus | EC | ↓Tacrolimus | Après 14 jours d’administration concomitante de tacrolimus et de sirolimus (un substrat du CYP3A4 et de la glycoprotéine P à raison de 2 mg/jour ou de 5 mg/jour) chez des greffés du rein stables, l’ASC et la Cmin du tacrolimus ont diminué d’environ 30 % par rapport à ce qui se produit quand le tacrolimus est administré seul. L’ASC0-12 et la Cmin moyennes du tacrolimus suivant l’administration concomitante de 1 mg/jour de sirolimus ont diminué d’environ 3 % et 11 % respectivement. L’innocuité et l’efficacité de l’utilisation du tacrolimus conjointement au sirolimus n’ont pas été établies. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
| Antiviraux à action directe (AAD) : sofosbuvir | T | ↓ ou ↑ Tacrolimus | Les variations de la fonction hépatique peuvent avoir des répercussions sur la pharmacocinétique du tacrolimus pendant un traitement par AAD visant la clairance du virus de l’hépatite C. Les effets sur les concentrations du tacrolimus peuvent varier selon la combinaison d’AAD utilisée. Un suivi étroit et un éventuel ajustement de la posologie de tacrolimus s’imposent afin d’en assurer l’efficacité et l’innocuité sur une base continue. | ||
Produits à base de plantes médicinales : millepertuis | T | ↓Tacrolimus | Le millepertuis (Hypericum perforatum) induit le CYP3A4 et la glycoprotéine P. Étant donné que le tacrolimus est un substrat du CYP3A4, il est possible que l’usage du millepertuis par les patients sous tacrolimus ait pour effet de réduire les concentrations de tacrolimus. | ||
| Extraits de Schisandra sphenanthera | T | ↑ Tacrolimus | L’administration de tacrolimus en concomitance avec des substrats et/ou des inhibiteurs du CYP3A4 ou de la glycoprotéine P peut entraîner une augmentation de la concentration du tacrolimus. | ||
| Cannabidiol | T | ↑ Tacrolimus | L’administration concomitante de tacrolimus avec du cannabidiol peut entraîner une augmentation de la concentration sanguine du tacrolimus. Surveiller les concentrations minimales de tacrolimus dans le sang total et ajuster la dose de Sandoz Tacrolimus si nécessaire. | ||
* Produit qui n’est plus commercialisé au Canada, EC = essai clinique, T = risque théorique
Absence d’interactions médicamenteuses avec le tacrolimus
À une dose donnée de mycophénolate mofétil (MMF), l’administration concomitante de tacrolimus donne lieu à une exposition plus marquée à l’acide mycophénolique (AMP) que ce que l’on observe suivant la co-administration de cyclosporine, et ce, en raison de l’action inhibitrice de la cyclosporine sur l’excrétion biliaire de l’AMP-glucuronide par le MRP-2 et de la diminution consécutive de la recirculation entéro-hépatique de l’AMP. Par conséquent, l’exposition à l’AMP lorsque le mycophénolate mofétil est administré en association avec la cyclosporine est d’environ 30 à 40 % inférieure à celle observée lorsqu’il est administré seul ou avec le tacrolimus. Puisque le tacrolimus n’exerce aucun effet sur la recirculation entéro-hépatique de l’AMP-glucuronide, les cliniciens devraient être conscients du risque d’augmentation de l’exposition à l’AMP que pose le passage de la cyclosporine au tacrolimus chez les patients recevant concomitamment du MMF ou du mycophénolate sodique (MPS). Inversement, il existe un risque de diminution de l’exposition à l’AMP suivant le passage du tacrolimus à la cyclosporine chez les patients recevant concomitamment du MMF ou du MPS. Il est recommandé d’assurer une surveillance thérapeutique de l’AMP.
Tacrolimus et les vaccins
Les immunosuppresseurs peuvent entraver l’efficacité des vaccins. Par conséquent, un vaccin administré durant le traitement avec le tacrolimus peut se révéler moins efficace. Il faut également éviter d’administrer des vaccins atténués vivants, lesquels peuvent comprendre, mais sans s’y limiter, les vaccins antirougeoleux, antiourlien, antirubelleux, antipolyomyélitique oral, BCG, antiamaril et antithyphoïque de type 21a.
9.5. Interactions médicament-aliment
Il faut éviter le jus de pamplemousse en raison de ses effets inhibiteurs sur le métabolisme à médiation par le cytochrome P450 3A.
9.6. Interactions médicament-plante médicinale
Le millepertuis (Hypericum perforatum) induit le CYP3A4 et la glycoprotéine P. Étant donné que le tacrolimus est un substrat du CYP3A4, il est possible que l’usage du millepertuis par les patients sous tacrolimus ait pour effet de réduire les concentrations de tacrolimus.
Les extraits de Schisandra sphenanthera inhibent le CYP3A4 et la glycoprotéine P, et peuvent augmenter les concentrations sanguines de tacrolimus.
9.7. Interactions médicament-examens de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Le tacrolimus, principe actif de Sandoz Tacrolimus, est un macrolide immunosuppresseur produit par Streptomyces tsukubaensis.
Le tacrolimus prolonge la survie de l’hôte et du greffon transplanté dans les modèles animaux de transplantation de foie, de rein, de cœur, de moelle osseuse, d’intestin grêle et pancréas, de poumon et trachée, de peau, de cornée et de membre.
On a démontré l’aptitude du tacrolimus à inhiber certaines réactions de l’immunité humorale et, dans une plus grande mesure, de l’immunité cellulaire, telles que le rejet d’allogreffe, les hypersensibilités du type retardé, la polyarthrite à adjuvant de Freund, l’encéphalomyélite allergique expérimentale et le rejet du greffon contre l’hôte chez plusieurs espèces animales.
Le tacrolimus inhibe l’activation des lymphocytes T, bien que son mécanisme d’action n’ait pas encore été élucidé. Dans les cultures de tissus, la concentration minimale inhibitrice du tacrolimus apte à empêcher la stimulation antigénique des lymphocytes T se situe entre 0,1 nM et 0,3 nM. Selon les données expérimentales, le tacrolimus se fixe à une protéine intracellulaire, la FKBP-12. Il se forme ensuite un complexe de tacrolimus-FKBP-12, de calcium, de calmoduline et de calcineurine, puis il y a inhibition de l’activité de la phosphatase de la calcineurine. Cet effet peut empêcher la génération du facteur nucléaire des lymphocytes T activés (NF-AT), composante nucléaire qui donnerait lieu à la transcription génétique nécessaire à la formation des lymphokines (interleukine-2, interféron gamma). Ce phénomène résulte en une nette inhibition de l’activation des lymphocytes T, c’est-à-dire, une immunosuppression.
10.2. Pharmacodynamie
Voir 10. Pharmacologie clinique, 10.1. Mode d’action.
10.3. Pharmacocinétique
L’activité du tacrolimus est surtout attribuable au composé-mère du médicament. Après l’administration par voie orale, l’absorption dans la grande circulation du tacrolimus à partir du tractus gastro-intestinal est incomplète et elle peut être variable. L’élimination du tacrolimus s’effectue par métabolisme hépatique à raison d’une demi-vie d’élimination terminale moyenne de 18,8 heures chez le greffé rénal, de 11,7 heures chez le greffé hépatique, de 23,6 heures chez le greffé cardiaque recevant une dose intraveineuse unique de tacrolimus et de 34,2 heures chez le volontaire en santé suivant l’administration par voie intraveineuse.
Chez les patients atteints de polyarthrite rhumatoïde, l’administration d’une dose unique de tacrolimus par voie intraveineuse et par voie orale a donné lieu à une demi-vie d’élimination terminale moyenne respectivement de 34,9 et de 35,2 heures.
Chez les patients greffés, la variabilité inter-sujets de la pharmacocinétique du tacrolimus est à l’origine de la nécessité d’individualiser le schéma posologique selon les besoins particuliers de chaque patient. L’individualisation de la posologie du tacrolimus exige la surveillance des concentrations sanguines thérapeutiques du médicament ainsi que des évaluations de l’état clinique du patient (voir 4. Posologie et administration). Selon les données pharmacocinétiques, le sang entier constitue un milieu plus approprié aux fins des dosages pour la description des caractéristiques pharmacocinétiques du tacrolimus que le plasma.
Absorption
Suivant l’administration par voie orale, l’absorption du tacrolimus par l’appareil digestif est incomplète et elle peut être variable. Le tableau suivant présente les paramètres pharmacocinétiques moyens (± É.-T.) du tacrolimus dans le sang entier suivant son administration par voie orale relevés chez des volontaires lors de deux études.
Tableau 10 : Paramètres pharmacocinétiques moyens (± É.-T) du tacrolimus dans le sang entier après l’administration orale
| Paramètre | Étude de bioéquivalence | Étude | |||
| pharmacocinétique | |||||
| Âge | 19 à 53 ans | 19 à 50 ans | |||
| Nombre | 62 | 59 | 16 | ||
| Dose | 5 doses uniques de 1 mg | 1 dose unique de 5 mg | 5 doses uniques de 1 mg | ||
| Biodisponibilité absolue (%) | --- | --- | 17,8 ± 5,0 | ||
| Cmax (ng/mL) | 25,2 ± 9,7 | 26,5 ± 10,8 | 29,7 ± 7,2 | ||
| Tmax (h) | 1,2 ± 0,4 | 1,4 ± 0,6 | 1,6 ± 0,7 | ||
| ASC 0-t (ng•h/mL) | 196 ± 93+ | 209 ± 97+ | 243 ± 73++ | ||
+ASC (0-72), ++ ASC (0-120)
Les teneurs posologiques de 1 mg et de 5 mg du tacrolimus encapsulé sont bioéquivalentes, comme l’indique le tableau ci-dessus.
Étude de bioéquivalence de la présentation en capsules à 0,5 mg
Une étude ouverte, randomisée avec permutation, réalisée sur quatre périodes et en quatre séquences a été menée afin d’évaluer la bioéquivalence de tacrolimus en capsules à 0,5 mg comparativement à tacrolimus en capsules à 1 mg. Au cours de deux périodes de l’étude, des volontaires sains ont reçu une dose unique de 6 capsules à 0,5 mg, tandis que dans les deux autres périodes de l’étude, les sujets ont reçu une dose unique de 3 capsules à 1,0 mg. Les paramètres pharmaceutiques dérivés de cette étude de bioéquivalence sont présentés dans le tableau ci-dessous.
Tableau 11: Bioéquivalence de tacrolimus en capsules de 0,5 mg comparativement à tacrolimus en capsules de 1 mg chez des volontaires sains : d’après la moyenne géométrique et la moyenne arithmétique (% CV), non corrigées pour la puissance, des données mesurées et transformées en logs
| Paramètre | Épreuve | Référence (3 capsules à 1 mg) | Rapport des | ||||||||||
| (6 capsules à 0,5 mg) | moyennes | ||||||||||||
| A1 | A2 | B1 | B2 | géométriques | |||||||||
| (%) | |||||||||||||
ASCT (ng•h/mL) | 140 ± 52,4 | 122 ± 40,1 | 133 ± 53,9 | 125 ± 46,5 | 102,6 | ||||||||
ASCI (ng•h/mL) | 168 ± 66,3 | 148 ± 50,4 | 160 ± 70,9 | 152 ± 62,1 | 102,9 | ||||||||
Cmax (ng/mL) | 20,3 ± 6,94 | 18,7 ± 6,55 | 19,0 ± 6,91 | 18,7 ± 6,43 | 103,4 | ||||||||
| Tmax *(h) | 1,4 ± 0,61 | 1,3 ± 0,44 | 1,4 ± 0,51 | 1,5 ± 0,50 | 92,5 | ||||||||
| T1/2*(h) | 34,4 ± 9,12 | 35,4 ± 11,1 | 32,6 ± 7,86 | 35,8 ± 9,10 | 102,2 | ||||||||
* Exprimé en moyenne arithmétique (CV %) seulement. A1 et A2 se rapportent aux données de deux périodes d’étude différentes du médicament à l’essai. B1 et B2 se rapportent aux données de deux périodes d’étude différentes pour le médicament de référence.
Tableau 12: Bioéquivalence de tacrolimus en capsules à 0,5 mg comparativement à tacrolimus en capsules à 1 mg chez des volontaires sains : moyenne géométrique corrigée pour la puissance
| Paramètre | Épreuve | Référence | Rapport des | ||
| moyennes | |||||
| géométriques (%) | |||||
| ASCT (ng•h/mL) | 121,1a | 116,3a | 104,2 | ||
| ASCI (ng•h/mL) | 145,5a | 139,2a | 104,5 | ||
| Cmax (ng/mL) | 18,1a | 17,3a | 105,0 | ||
Les corrections pour la puissance ont été effectuées à partir d’une puissance de 100,8 % pour les capsules de 0,5 mg et de 102,3 % pour les capsules de 1,0 mg.
a Valeurs calculées, selon la moyenne des moindres carrés, des données transformées en logs.
Chez 26 greffés du rein, les concentrations de pointe (Cmax) ont été atteintes en 1 à 3 heures environ. La demi-vie d’absorption du tacrolimus chez 17 greffés du foie s’est établie en moyenne à 0,6 heure (É.-T. de 1,0 heure) et les concentrations de pointe (Cmax) dans le sang et le plasma ont été atteintes au bout d’environ 1,5 à 3,5 heures. Chez les patients atteints de polyarthrite rhumatoïde, les concentrations de pointe (Cmax) ont été atteintes en 1,3 heures. Le tableau qui suit présente les paramètres pharmacocinétiques moyens (± É.-T.) du tacrolimus dans le sang entier après l’administration d’une dose initiale chez des greffés du rein et du foie, et chez des patients atteints de polyarthrite rhumatoïde.
Tableau 13: Paramètres pharmacocinétiques moyens (± É.-T.) du tacrolimus dans le sang entier après l’administration d’une dose initiale chez des greffés du rein et du foie, et chez des patients atteints de polyarthrite rhumatoïde
| Population | N | Paramètres pharmacocinétiques | |||||||||||
| Voie (Dose) | Cmax | Tmax | ASC | ||||||||||
| (ng/mL) | (h) | (ng•h/mL) | |||||||||||
| Greffés du rein | 26 | PO (0,2 mg/kg/jour) | 19,2 ± 10,3 | 3,0 | 203§ ± 42 | ||||||||
PO (0,3 mg/kg/jour) | 24,2 ± 15,8 | 1,5 | 288§ ± 93 | ||||||||||
| Greffés du foie | 17 | PO (0,3 mg/kg/jour) | 68,5 ± 30,0 | 2,3 ± 1,5 | 519§ ± 179 | ||||||||
| Greffés du cœur | 11 | PO (0,075 mg/kg/jour) | 24,9 ± 7,72 | 1,0 | 175++ ± 49,8 | ||||||||
| Patients atteints de | 12 | PO (3 doses uniques de | 19,64 ± 6,32 | 1,3 ± 0,58 | 192,88 ± 86,42 | ||||||||
| Population | N | Paramètres pharmacocinétiques | |||||||||||
| Voie (Dose) | Cmax | Tmax | ASC | ||||||||||
| (ng/mL) | (h) | (ng•h/mL) | |||||||||||
| polyarthrite rhumatoïde | 1 mg) | ||||||||||||
PO : voie orale; §ASC0-inf; ++ASC0-12
La biodisponibilité absolue du tacrolimus est d’environ 17 % chez les greffés du rein, 22 % chez les greffés adultes du foie, 34 % chez les greffés pédiatriques du foie et d’environ 25 % chez les patients atteints de polyarthrite rhumatoïde. On a constaté que chez les volontaires sains, la biodisponibilité absolue du tacrolimus était d’environ 18 % (tableau précédent).
Effets de l’ingestion de nourriture : Le tacrolimus est absorbé le plus rapidement et dans la proportion la plus grande lorsqu’il est administré à jeun. La présence de nourriture et sa composition ont eu pour effet de réduire la vitesse et l’ampleur de l’absorption du tacrolimus administré chez des volontaires sains.
Tableau 14 : Effets de l’ingestion de nourriture sur la vitesse et l’ampleur d’absorption du tacrolimus chez des volontaires sains
| Paramètre | À jeun (n=15) | Haute teneur en | Haute teneur en | ||||
| glucides* | lipides** (n=15) | ||||||
| (n=15) | |||||||
| Cmax (ng/mL) | 25,6 ± 11,4 | 9,0 ± 3,8 | 5,9 ± 2,3 | ||||
| Tmax (h) | 1,4 ± 0,6 | 3,2 ± 1,1 | 6,5 ± 3,0 | ||||
| ASC 0-t (ng•h/mL) | 233 ± 121† | 168 ± 59+ | 147 ± 56+ | ||||
* 668 kcal (4% lipides; 85% glucides); ** 848 kcal (46% lipides, 39% glucides); + ASC0-96
L’effet le plus prononcé a été observé suivant l’ingestion d’un repas à teneur élevée en lipides; on a noté une baisse de l’aire moyenne sous la courbe (ASC0-96) et de la Cmax de 37 % et 77 % respectivement, alors que le Tmax a quintuplé. Le repas à haute teneur en glucides a donné lieu à une diminution de l’ASC0-96 et de la Cmax de 28 % et 65 % respectivement.
On a également étudié l’effet de la nourriture chez 11 transplantés du foie. Les sujets ont reçu le tacrolimus soit à jeun soit 15 minutes après un petit déjeuner à teneur connue en lipides (représentant 34 % des 400 calories totales du repas). Les résultats montrent que la présence de nourriture a réduit l’absorption du tacrolimus chez ces patients (diminution de l’ASC et de la Cmax, et augmentation du Tmax). La biodisponibilité relative du médicament après son administration par voie orale (sang entier) était réduite de 27,0 (± 18,2) % par comparaison avec son administration chez les sujets à jeun.
Chez les volontaires sains, l’heure des repas a également eu un effet sur la biodisponibilité du tacrolimus. Relativement à l’administration à jeun, on a noté peu d’effet sur la biodisponibilité du tacrolimus administré une heure avant l’ingestion d’un petit déjeuner à haute teneur en lipides, alors que la biodisponibilité (importance et vitesse d’absorption) était considérablement réduite lorsque le médicament était administré immédiatement ou 1,5 heure après le repas. Lorsque le médicament fut administré immédiatement après un repas, on a noté une diminution de 71 % de la Cmax et de 39 % de l’ASC0-96, tandis que le Tmax a été atteint 1,6 heure plus tard comparativement à son administration à jeun. Lorsqu’on l’a administré 1,5 heure après un repas, la réduction de la Cmax fut de 63 % et celle de l’ASC0-96 de 39 %, tandis que le Tmax fut retardé de 1,4 heure comparativement au temps obtenu à jeun.
Chez les volontaires sains à jeun ayant reçu une dose unique de tacrolimus, l’absorption du médicament s’est révélée proportionnelle à la dose reçue; voir le tableau qui suit.
Tableau 15 : Absorption du tacrolimus chez des volontaires sains à jeun
| Paramètre | Dose | ||||||||
| 3 mg | 7 mg | 10 mg | |||||||
| n = 18 | n = 18 | n = 18 | |||||||
| Cmax (ng/mL) | 14,5 ± 5,8 | 31,2 ± 10,1 | 45,1 ±15,0 | ||||||
| 14,5 ± 5,8* | 13,4 ± 4,3* | 13,5 ± 4,5* | |||||||
| Tmax (h) | 1,4 ± 0,4 | 1,4 ± 0,5 | 1,3 ± 0,4 | ||||||
| ASC0-96 (ng•h/mL) | 131 ± 77 | 303 ± 138 | 420 ± 166 | ||||||
| 131 ± 77* | 130 ± 59* | 126 ± 50* | |||||||
* Après ajustement pour la dose de 3 mg
Distribution
Chez les transplantés du rein, les volontaires sains, les greffés adultes du foie et les patients atteints de polyarthrite rhumatoïde, le volume apparent de distribution du tacrolimus (d’après les concentrations dans le sang entier) est environ, respectivement, de 1,41, de 1,91, de 0,85 et de 2,37 L/kg (voir le tableau ci-dessous).
Tableau 16: Volume de distribution et clairance chez les greffés et les patients atteints de polyarthrite rhumatoïde
| Paramètre | Volontaires (n=8) | Greffés du rein (n=26) | Greffés du foie (adultes, n=17) | Greffés du cœur (n=11) | Patients | ||
| atteints de | |||||||
| polyarthrite | |||||||
| rhumatoïde | |||||||
| (adultes, | |||||||
| n=12) | |||||||
| Dose IV moyenne | 0,025 mg/kg/4 h | 0,02 mg/kg/4 h | 0,05 mg/kg/12 h | 0,01 mg/kg/jour en perfusion continue | 0,015 mg/kg/4 h | ||
| V (L/kg) | 1,91 ± 0,31 | 1,41 ± 0,66 | 0,85 ± 0,3 | S.O. | 2,37 ± 0,45 | ||
| Cl (L/h/kg) | 0,040 ± 0,009 | 0,083 ± 0,050 | 0,053 ± 0,017 | 0,051 ± 0,015 | 0,049 ± 0,014 | ||
S.O. : sans objet
La fixation du tacrolimus aux protéines plasmatiques est d’environ 99 % et elle est indépendante de la concentration sur une plage de valeurs comprises entre 5 et 50 ng/mL. Parmi les protéines, le tacrolimus se lie surtout à l’albumine et à la glycoprotéine alpha-1-acide, et il a une forte affinité d’association avec les érythrocytes. La distribution du tacrolimus entre le sang entier et le plasma dépend de plusieurs facteurs tels que l’hématocrite, la température à la séparation du plasma, la concentration médicamenteuse et la concentration de protéines dans le plasma. Dans une étude américaine, le rapport entre la concentration dans le sang entier et celle dans le plasma a varié de 12 à 67 (moyenne de 35).
Chez 18 greffés du rein, les concentrations minimales de tacrolimus mesurées 10 à 12 heures après l’administration de la dose (Cmin) se situaient entre 3 et 30 ng/mL et présentaient une bonne corrélation avec les valeurs de l’ASC0-12 (coefficient de corrélation de 0,93). Chez 24 transplantés du foie où les concentrations variaient entre 10 et 60 ng/mL, le coefficient de corrélation était de 0,94. Chez 25 transplantés du cœur, le coefficient de corrélation était de 0,89 après une dose orale de 0,075 ou 0,15 mg/kg/jour à l’état d’équilibre.
Métabolisme
Le tacrolimus subit un métabolisme important dans le foie par les systèmes enzymatique des oxydases à fonction mixte, notamment les cytochromes P-450 3A4 (CYP3A4) et 3A5 (CYP3A5). Une voie métabolique menant à la formation de 8 métabolites possibles a été évoquée. Il a été établi que la déméthylation et l’hydroxylation sont les principaux mécanismes de biotransformation in vitro. L’incubation de microsomes de foies humains a révélé que le principal métabolite est le 13-déméthyle tacrolimus. On a signalé, dans les études in vitro, que le métabolite 31-déméthyle exerce la même activité que le tacrolimus. On a par ailleurs établi que l’activité des métabolites 13-déméthyle, 15-déméthyle ainsi que 15- et 31-doubles déméthylés était inférieure à 10 % de celle du tacrolimus.
Élimination
La clairance du tacrolimus est de 0,040, de 0,083, de 0,042 et de 0,049 L/h/kg respectivement chez les volontaires sains, les greffés adultes du rein, les greffés adultes du foie et les patients adultes atteints de polyarthrite rhumatoïde. Chez l’humain, moins de 1 % de la dose administrée est excrétée sous forme non métabolisée dans les urines.
Études chez l’humain
In vitro, plusieurs médicaments se sont révélés aptes à inhiber le métabolisme du tacrolimus par les microsomes du foie. Inversement, il a été démontré que le tacrolimus a la faculté d’inhiber le métabolisme d’autres médicaments (p. ex., la CyA). In vivo, le tacrolimus est métabolisé en toute probabilité par le P4503A4 hépatique. Il existe donc un risque d’interactions médicamenteuses entre le tacrolimus et d’autres médicaments substrats de cette iso-enzyme P450.
Cinq volontaires sains ont reçu une perfusion intraveineuse unique de tacrolimus à raison de 0,03 mg/kg. Les paramètres pharmacocinétiques moyens (É.T.) pour les concentrations dans le sang entier étaient les suivants : demi-vie, 17,6 (4,6) h; volume de distribution, 0,63 (0,15) L/kg; et, clairance, 0,032 (0,008) L/h/kg. Les paramètres moyens pour les concentrations dans le plasma étaient : demi-vie, 43,4 (14,7) h; volume de distribution, 16,9 (6,7) L/kg; et clairance, 0,43 (0,15) L/h/kg.
Tableau 17: Paramètres pharmacocinétiques moyens des concentrations de tacrolimus dans le sang entier chez des volontaires sains
| Constituant | T½ (h) | Vd (L) | Vd (L/kg) | Cl (L/h) | Cl (L/h/kg) | ||||||||||||
| Sang | 17,6 | 47,6 | 0,63 | 2,4 | 0,032 | ||||||||||||
| Plasma | 43,4 | 1303 | 16,9 | 33,6 | 0,43 | ||||||||||||
L’administration de tacrolimus n’a pas donné lieu à une immunosuppression cliniquement significative chez les sujets. Quatre des 5 sujets ont accusé une réduction de la clairance de la créatinine, qui est revenue à la normale dans les 2 à 9 jours suivant l’administration de la dose. La clairance de la créatinine est passée de 110 mL/min au départ à 90 mL/min dans les 12 à 48 heures après l’administration de la dose. Aucune modification cliniquement significative n’a été observée lors de la surveillance électrocardiographique des sujets sur une période de 24 heures.
Les paramètres pharmacocinétiques suivants ont été calculés après l’administration de la première dose intraveineuse de FK506 chez des greffés du rein : demi-vie d’élimination (T½), aire sous la courbe concentrations-temps de 0 à 12 heures (ASC0-12), aire sous la courbe concentrations-temps de 0 à l’infini (ASC0-∞), clairance totale de l’organisme (Cl) et volume de distribution à l’état d’équilibre des concentrations (Vss).
Tableau 18: Paramètres pharmacocinétiques moyens des concentrations de tacrolimus dans le sang entier suivant la dose initiale par voie IV de FK506 dans la transplantation rénale
| Constituant | T1/2 | Cl | Vss | ASC 0-12 | ASC 0-∞ | ||||||||||
| (h) | (L/h/kg) | (L/kg) | (ng.h/mL) | (ng.h/mL) | |||||||||||
| Sang | 8,04 ± 4,88 | 0,12 ± 0,05 | 1,0 ± 0,36 | 481,0 ± 129 | 755,0 ± 297 | ||||||||||
| Plasma | 6,86 ± 2,92 | 4,29 ± 2,1 | 29,2 ± 15,8 | 20,0 ± 19,5 | 25,3 ± 20,9 | ||||||||||
Les paramètres pharmacocinétiques suivants ont été calculés après l’administration de la dose d’entretien du FK506 chez des greffés du rein : biodisponibilité (BD), délai avant l’atteinte de la concentration maximale (Tmax), concentration sanguine/plasmatique maximale (Cmax), concentration plasmatique/sanguine avant l’administration de la dose (C0h) et concentration plasmatique/sanguine 12 heures après la dose (C12h).
Tableau 19: Paramètres pharmacocinétiques moyens des concentrations de tacrolimus dans le sang entier suivant l’administration d’une dose orale d’entretien de FK506 chez des greffés du rein
| Constituant | BD | Tmax | Cmax | C 0h | C 12h |
| (%) | (h) | (ng/mL) | (ng/mL) | (ng/mL) | |||||||||||
| Sang | 20,0 ± 17,8 | 4,2 ± 2,9 | 44,0 ± 4,2 | 15,0 ± 10 | 16,0 ± 12 | ||||||||||
| Plasma | 17,3 ± 12,0 | 3,1 ± 2,4 | 1,4 ± 1,7 | 0,4 ± 0,1 | 0,4 ± 0,2 | ||||||||||
D’importantes différences individuelles ont été notées dans les paramètres pharmacocinétiques entre la formulation IV et la formulation orale du médicament. Cependant, la C0h et la C12h mesurées dans le sang entier et le plasma chez chaque patient suivant l’administration par voie orale étaient presque identiques. On en a conclu que l’état d’équilibre dynamique des concentrations avait été atteint par suite de l’administration répétée du médicament.
Dans une étude multicentrique prospective, 37 greffés du rein ont reçu 0,075 mg/kg de tacrolimus IV par perfusion pré-greffe sur une période de 4 heures, deux fois par jour. Après quoi, ils ont reçu du tacrolimus par voie orale à raison de 0,3 mg/kg/jour en deux doses fractionnées dès qu’ils ont pu tolérer le traitement per os. Selon les résultats de cette étude, l’incidence d’effets indésirables est moindre lorsque les concentrations minimales de tacrolimus dans le sang entier sont maintenues entre 15 et 20 ng/mL. Le maintien de concentrations thérapeutiques optimales peut également contribuer à réduire l’incidence de rejet. Les résultats indiquent également qu’il est préférable de surveiller les concentrations de tacrolimus dans le sang entier que dans le plasma, et que les concentrations minimales de tacrolimus dans le sang entier devraient être maintenues à 20 ng/mL durant les 2 premières semaines après la transplantation, puis être ramenées à 15 ng/mL au cours des 12 semaines subséquentes.
Dans une étude ouverte visant à évaluer l’effet de la dysfonction hépatique sur les paramètres pharmacocinétiques du tacrolimus, des patients atteints et non atteints de dysfonction hépatique ont reçu 0,15 mg/kg de tacrolimus par voie intraveineuse sur une période de 1 à 2 heures et 0,15 mg/kg de tacrolimus per os. L’effet du clampage de raccord en T sur l’absorption du tacrolimus per os à raison de 0,15 mg/kg a fait l’objet d’une étude chez 5 greffés du foie qui avaient dû subir une chirurgie reconstructive des canaux biliaires avec un drain tuteur de raccord en T. Chez les patients atteints de dysfonction hépatique modérée à grave, on a noté une augmentation de la demi-vie d’élimination du tacrolimus et une diminution de la clairance totale de l’organisme, avec comme résultat, de plus fortes concentrations minimales quotidiennes dans le plasma. Par ailleurs, on a observé une augmentation de la biodisponibilité suivant l’administration par voie orale chez les patients atteints de dysfonction hépatique, la bile n’ayant pas altéré l’absorption du tacrolimus. Il peut donc se révéler nécessaire d’apporter des modifications de la posologie dans les cas de dysfonction hépatique grave, mais pas dans les cas de dysfonction hépatique légère.
La clairance du tacrolimus est indépendante de la fonction rénale, puisque moins de 1 % du médicament est récupéré dans les urines sous forme inchangée. Toutefois, il peut être nécessaire de diminuer la dose de tacrolimus en présence d’une détérioration de la fonction rénale afin d’atténuer les effets néphrotoxiques possibles du médicament.
Les études ont par ailleurs mis en évidence une augmentation proportionnelle à la dose de l’ASC et de la Cmax à mesure que la dose de tacrolimus est accrue, bien qu’on ait observé une importante variabilité d’un patient à l’autre. Les concentrations minimales (Cmin) dans le sang entier et le plasma relevées 10 à 12 heures après l’administration orale de tacrolimus présentaient une bonne corrélation avec l’ASC0-12 h (r = 0,93-0,98), ce qui démontre que la Cmin est un indicateur précis de l’exposition globale du patient au médicament.
Des enfants âgés ≤ 12 ans sortant d’une transplantation du foie ont dû recevoir des doses intraveineuses et orales presque deux fois supérieures à celles administrées aux adultes pour atteindre des concentrations minimales plasmatiques voisines de celles des adultes.
Il a été démontré que les concentrations de tacrolimus mesurées selon la technique EIA présentent une bonne corrélation avec celles mesurées selon la technique HPLC-MS de dosage spécifique pour le composé-mère, (r = 0,86 - 0,93), ce qui démontre que la technique EIA est une méthode de mesure fiable des concentrations de tacrolimus.
Populations et états pathologiques particuliers
- Enfants et adolescents
Une étude de transplantations de foie a été menée auprès de seize patients en pédiatrie (âges variant de 0,7 à 13,2 ans). Suivant l’administration d’une dose intraveineuse de 0,037 mg/kg/jour chez douze patients, on a déterminé que la demi-vie d’élimination terminale est de 11,5 heures, le volume de distribution de 2,6 L/kg et la clairance de 0,135 L/h/kg. Chez neuf patients qui avaient reçu le médicament sous forme de capsules, une Cmax moyenne de 48,4 ng/mL fut mesurée après un Tmax moyen de 2,7 heures suivant l’administration per os d’une dose de 0,152 mg/kg de capsules tacrolimus. L’ASC (0-72 h) était de 337 ng•h/mL. La biodisponibilité absolue était de 31 %.
Les concentrations minimales mesurées dans le sang entier chez 31 patients (de moins de 12 ans) en pédiatrie montrent que les enfants requièrent des doses plus élevées que les adultes pour l’atteinte de concentrations minimales semblables de tacrolimus, ce qui signifie que les caractéristiques pharmacocinétiques du tacrolimus chez l’enfant diffèrent de celles chez l’adulte (voir 4. Posologie et administration).
- Personnes âgées
La pharmacocinétique du tacrolimus n’a pas été établie en gériatrie.
- Sexe
Bien qu’aucune étude systématique n’ait été menée afin d’évaluer la pharmacocinétique du tacrolimus en fonction du sexe des sujets, on n’a noté aucune différence sur le plan du dosage quel que soit le sexe des sujets lors des essais auprès de greffés du rein. Une étude rétrospective de la pharmacocinétique du médicament auprès de volontaires sains par rapport à des greffés du rein et des greffés du foie n’a révélé aucune différence liée au sexe des sujets.
- Origine ethnique
Bien qu’aucune étude systématique n’ait été menée afin d’évaluer la pharmacocinétique du tacrolimus chez des greffés de race noire, une étude rétrospective comparative opposant des greffés du rein de race noire et des greffés du rein de race blanche a révélé que les sujets de race noire nécessitent de plus fortes doses pour l’atteinte de concentrations minimales similaires (voir 4. Posologie et administration).
- Insuffisance hépatique
Après l’administration par voie intraveineuse et par voie orale d’une dose unique du médicament, on a analysé la pharmacocinétique du tacrolimus chez six patients présentant une légère dysfonction hépatique (score moyen de Pugh : 6,2). Les paramètres pharmacocinétiques obtenus étaient les suivants :
Tableau 20 : Paramètres pharmacocinétiques chez des patients présentant une légère insuffisance hépatique
| Paramètre | Dose et voie | |||
| (n = 6) | ||||
| 7.7 mg PO | 1,3 mg IV | |||
| Plage d’âges (ans) | 52 à 63 | |||
| Biodisponibilité absolue (%) | 22,3 ± 11,4 | - | ||
| Cmax (ng/mL) | 48,2 ± 17,9 | - | ||
| Tmax (h) | 1,5 ± 0,6 | - | ||
| ASC 0-72 (ng•h/mL) | 488 ± 320 | 367 ± 107 | ||
| V (L/kg) | 3,7 ± 4,7* | 3,1 ± 1,6 | ||
| Cl (L/h/kg) | 0,034 ± 0,019* | 0,042 ± 0,020 | ||
| t1/2 (h) | 66,1 ± 44,8 | 60,6 ± 43,8 | ||
* Après correction pour la biodisponibilité.
Le sort du tacrolimus chez les patients ayant une légère dysfonction hépatique n’a pas différé substantiellement de celui chez les volontaires normaux (voir tableaux précédents). En général, la demi-vie d’élimination du tacrolimus s’est avérée plus longue et le volume de distribution plus important chez les patients accusant une légère dysfonction hépatique que chez les volontaires normaux. La clairance s’étant révélée semblable dans les deux populations, les patients atteints d’une légère dysfonction hépatique pourraient ne pas requérir de moindres doses d’entretien de tacrolimus que les patients dont la fonction hépatique est normale, étant donné que le tacrolimus subit un métabolisme important à plusieurs sites.
On a analysé la pharmacocinétique du tacrolimus chez 6 patients atteints de dysfonction hépatique sévère (score moyen de Pugh > 10). La clairance moyenne du médicament s’est révélée substantiellement moins importante dans les cas de dysfonction hépatique sévère, et ce, indépendamment de la voie d’administration.
Tableau 21 : Pharmacocinétique du tacrolimus dans l’insuffisance hépatique sévère
| Voie, n | Dose | ASC ng•h/mL (0-t) | T ½ (h) | V (L/kg) | Cl (L/h/kg) | ||||
| IV n = 6 | 0,02 mg/kg/4 h IV (n = 2) | 762 (t = 120 h) | 198 ± 158 Plage: 81 à 436 | - | - | ||||
0,01 mg/kg/8 h IV (n = 4) | 289 ± 117 (t = 144 h) | 3,9 ± 1,0 | 0,017 ± 0,013 | ||||||
PO, n = 5+ | 8 mg PO (n = 1) | 658 (t = 120 h) | 119 ± 35 Plage: 85 à 178 | 3,1 ± 3,4 | 0,016 ± 0,011 | ||||
| 5 mg PO (n = 4) | 533 ± 156 (t = 144 h) | ||||||||
| 4 mg PO (n = 1) | - | ||||||||
+ 1 patient n’a pas reçu la dose PO
- Insuffisance rénale
La pharmacocinétique du tacrolimus après l’administration d’une dose unique par voie intraveineuse a été déterminée chez 12 patients (7 non dialysés et 5 dialysés) avant qu’ils ne subissent leur transplantation rénale. Le tableau suivant présente les paramètres pharmacocinétiques relevés :
Tableau 22 : Pharmacocinétique du tacrolimus chez les patients atteints d’insuffisance rénale
| Créatinine sérique (mg/dL) | 3,9 ± 1,6 (non dialysés) 12,0 ± 2,4 (dialysés) |
| Plage d’âges (ans) | 25 à 65 |
| Voie | IV |
| Dose (mg) | 1,17 ± 0,28 |
| ASC 0-60 (ng•h/mL) | 393 ± 123 |
| ASC 0-inf (ng•h/mL) | 499 ± 155 |
| V (L/kg) | 1,07 ± 0,20 |
| Cl (L/h/kg) | 0,038 ± 0,014 |
| t1/2 (h) | 26,3 ± 9,2 |
Le sort du tacrolimus, chez les insuffisants rénaux, ne différait pas de celui chez les volontaires normaux (voir les tableaux précédents). La clairance était semblable, mais le volume de distribution était moindre et la demi-vie moyenne d’élimination terminale était plus brève que chez les volontaires normaux.
11. Conservation, stabilité et mise au rebut
Sandoz Tacrolimus (tacrolimus encapsulé à libération immédiate, USP) : Conserver le médicament et le dispenser à la température ambiante contrôlée, soit à une température entre 15 °C et 30 °C. Protéger de l’humidité.
- 12. Particularité de manipulation du produit
En raison des effets immunosuppresseurs du tacrolimus, il faut éviter, lors de la préparation, d’inhaler la poudre contenue dans les produits contenant du tacrolimus ainsi que tout contact direct entre celle-ci et la peau ou les muqueuses. Si un tel contact se produit, laver la peau et les yeux.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la substance médicamenteuse : tacrolimus
Nom chimique :
[3S-[3R*[E(1S*,3S*,4S*)],4S*,5R*,8S*,9E,12R*,14R*,15S*,16R*,18S*, 19S*,26aR*]]-5,6,8,11,12,13,14,15,16,17,18,19,24,25,26,26a-hexadecahydro-5,19-dihydroxy-3-[2-(4-hydroxy-3-méthoxycyclohexyl)-1-méthylethényl]-14,16-diméthoxy-4,10,12,18-tétraméthyl-8-(2-propenyl)-15,19-époxy-3H-pyrido[2,1-c][1,4] oxaazacyclotricosine-1,7,20,21(4H,23H)-tétrone, monohydrate.
Formule moléculaire et masse moléculaire : C44H69NO12•H2O et 822.03 g/mol
Formule de structure :
Propriétés physicochimiques : Le tacrolimus se présente sous forme de cristaux blancs ou de poudre cristalline.
Solubilité : Pratiquement insoluble dans l’eau, il est aisément soluble dans l’éthanol et très soluble dans le méthanol et le chloroforme.
Point de fusion : Entre 127 et 129 °C, déterminé par analyse thermique.
Coefficient de partage : > 1000 (dans le n-octanol/l’eau). 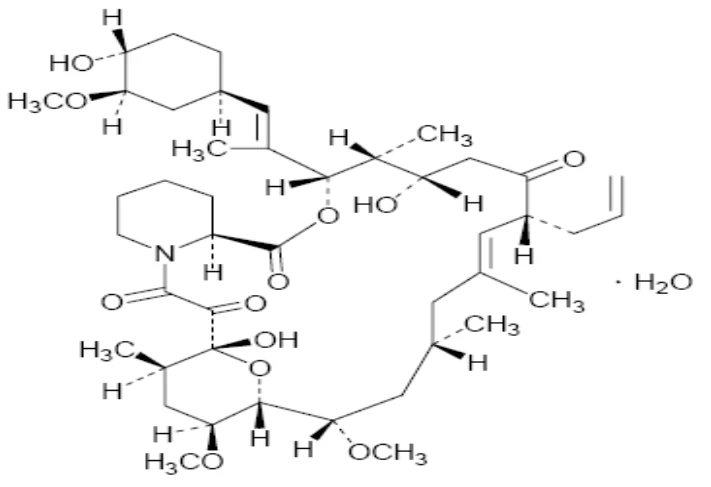
14. Études cliniques
14.1. Études cliniques par indication
Transplantation rénale
Tableau 23 : Résumé des données d’ordre démographique des essais de Sandoz Tacrolimus
(tacrolimus) dans la transplantation rénale
| Étude no | Organisatio n de l’essai | Posologie, voie d’administration et durée | Sujets de | Âge moyen (plage) | Sexe | Race | ||||
| l’étude | (blanche / | |||||||||
| (n=nombr | noire / | |||||||||
| e) | autre) | |||||||||
93- 0006 (É.-U.) | Multicentri que, randomisé, comparatif et en mode ouvert | 0,2 mg/kg par jour; tacrolimus BID per os (la dose IV étant 20 % de la dose orale), 1 an | n = 205 | 43,4 ± 13,1 (9 à 71 ans) | H = 123 F = 82 | 114/56/35 | ||||
Dose initiale : 10 mg/kg par jour; cyclosporine A BID per os (la dose IV étant 33 % de la dose orale), 1 an | n = 207 | 43,6 ± 12,4 (10 à 74 ans) | H =129 F = 78 | 123/48/36 | ||||||
FG-02- 02 (Europe ) | Étude multicentri que et randomisée avec groupe parallèle et en mode ouvert | Dose initiale : 0,3 mg/kg par jour, BID, pour atteindre des concentrations minimales dans le sang entier comprises entre 10 et 20 ng/mL, orale, 1 an | n = 303 | 46,6 ± 13,5 (18 à 72 ans) | H = 196 F = 107 | 300/1/2 | ||||
Dose initiale : 8,0 mg/kg par jour pour atteindre des concentrations sanguines comprises entre | n = 145 | 45,8 ± 12,5 (20 à 70 ans) | H = 92 F = 53 | 143/0/2 | ||||||
| Étude no | Organisatio n de l’essai | Posologie, voie d’administration et durée | Sujets de | Âge moyen (plage) | Sexe | Race | ||||
| l’étude | (blanche / | |||||||||
| (n=nombr | noire / | |||||||||
| e) | autre) | |||||||||
| 100 et 300 ng/mL, orale, 1 an | ||||||||||
Transplantation hépatique
Tableau 24 : Résumé des données d’ordre démographique des essais de Sandoz Tacrolimus
(tacrolimus) dans la transplantation hépatique
| Étude no | Organisatio n de l’essai | Posologie, voie d’administration et durée | Sujets de | Âge moyen (plage) | Sexe | Race | ||||
| l’étude | (blanche / | |||||||||
| (n=nombr | noire / | |||||||||
| e) | autre) | |||||||||
FPC- FK506-7 | Étude parallèle, en mode ouvert, randomisée et multicentri que avec comparate ur actif | Tacrolimus : 0,075 mg/kg, puis 0,15 mg/kg PO 2 f.p.j. ou 0,05 mg/kg IV 2 f.p.j., 360 jours | n = 263 | 44,0 | H = 136 F = 127 | 208/13/42 | ||||
CyA* : 1 à 2 mg/kg IV. 2 f.p.j., 5 mg/kg PO, 360 jours | n = 266 | 44,0 | H = 140 F = 126 | 203/14/49 | ||||||
| GHBA-157 | Étude parallèle, randomisé, multicentri que, avec comparate ur actif, en mode ouvert | 0,075 mg/kg, puis 0,03 à 0,05 IV 2 f.p.j., 360 jours | n = 270 | 45,7 | H = 136 F = 134 | 260/2/8 | ||||
| CyA*: 1 à 15 mg/kg/jour, 360 jours | n = 275 | 45,6 | H = 158 F = 117 | 260/2/13 | ||||||
FPC- FK506-9 | Utilisation de sauvetage du FK506 (tacrolimus) , mode ouvert, multicentri que | 0,075 mg/kg, puis 0,15 mg/kg PO 2 f.p.j. ou 0,05 mg/kg IV 2 f.p.j., 360 jours | n = 125 | 34,7 | H = 56 F = 69 | 79/18/28 | ||||
* CyA : Cyclosporine A
Transplantation cardiaque
Tableau 25 : Résumé des données d’ordre démographique des essais de Sandoz Tacrolimus
(tacrolimus) dans la transplantation cardiaque
| Étude no | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (plage) | Sexe | Race | ||
| (blanche / | ||||||||
| noire / | ||||||||
| autre) | ||||||||
| FG-506-05-02 | Étude randomisée, en mode ouvert avec groupe parallèle | Traitement d’induction des anticorps; azathioprine, corticostéroïdes et tacrolimus. Dose initiale de tacrolimus par voie orale : 0,075 mg/kg/jour. À ≤ 3 mois post- transplantation, les concentrations sanguines minimales de tacrolimus se situaient entre 10 et 20 ng/mL. À > 3 mois post- transplantation, les concentrations sanguines minimales de tacrolimus étaient de 15 ng/mL. | 157 | 50,8 ±11,0 (18 à 65) | Femmes : 30 Hommes : 127 | 153/1/3 | ||
Traitement d’induction des anticorps : azathioprine, corticostéroïdes et cyclosporine. Microémulsion de cyclosporine : | 157 | 50,7±9,9 (18 à 65) | Femmes: 28 Hommes: 129 | 151/4/2 | ||||
| Étude no | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (plage) | Sexe | Race | ||
| (blanche / | ||||||||
| noire / | ||||||||
| autre) | ||||||||
dose initiale per os de 4 à 6 mg/kg/jour. À ≤ 3 mois post- transplantation, les concentrations sanguines minimales de cyclosporine se situaient entre 200 et 350 ng/mL. À > 3 mois post- transplantation, les concentrations sanguines minimales de cyclosporine se situaient entre 100 et 200 ng/mL. | ||||||||
| 20-01-003 | Comparaison multicentrique, randomisée, prospective | Traitement par tacrolimus, MMF et stéroïde Tacrolimus : 2 à 4 mg/kg par jour, en deux doses orales fractionnées, à moins de 12 heures de la transplantation. La posologie a été ajustée pour l’atteinte de concentrations dans le sang entier entre 200 et 400 ng/mL au cours des 3 premiers mois et entre 100 | 113 | 54,34 ± 10,9 (20 à 75) | H=86 F=21 | 95/9/3 | ||
| Étude no | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (plage) | Sexe | Race | ||
| (blanche / | ||||||||
| noire / | ||||||||
| autre) | ||||||||
| et 300 ng/mL par la suite. | ||||||||
Cyclosporine, MMF et stéroïdes Cyclosporine : 3 à 5 mg/kg par jour, en deux doses orales fractionnées, en moins de 12 heures de la transplantation. La posologie a été ajustée pour l’atteinte de concentrations dans le sang entier entre 200 et 400 ng/mL au cours des 3 premiers mois et entre 100 et 300 ng/mL par la suite. | 117 | 51,89 ± 11,5 (22 à 72) | H=84 F=31 | 91/20/4 | ||||
Polyarthrite rhumatoïde
Tableau 26 : Résumé des données d’ordre démographique des essais cliniques de Sandoz
Tacrolimus (tacrolimus) dans la polyarthrite rhumatoïde
| Étude no | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets de | Âge moyen (plage) | Sexe | Race | ||||
| l’étude | (blanche / | |||||||||
| (n = | noire / | |||||||||
| nombre) | autre) | |||||||||
| FK-506-RA-001 | Randomisée, à double insu avec groupe parallèle | Placebo, 1, 3 ou 5 mg de tacrolimus en une dose quotidienne unique par voie orale pendant 24 semaines | n= 268 | 52,0 ± 10,4 | H = 59 F = 209 | 253/11/4 | ||||
| Étude no | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets de | Âge moyen (plage) | Sexe | Race | ||||
| l’étude | (blanche / | |||||||||
| (n = | noire / | |||||||||
| nombre) | autre) | |||||||||
| 98-0-049 | Randomisée, à double insu avec groupe parallèle | Placebo, 2 mg de tacrolimus ou 3 mg de tacrolimus en une dose quotidienne unique pendant 6 mois | n=464 | 55,8 ± 12,25 | H = 38 F = 119 | 421/25/18 | ||||
| 98-0-051 | Étude d’innocuité, en mode ouvert et à long terme | 3 mg de tacrolimus en une dose quotidienne unique per os pendant 12 mois (recrutés de l’étude 98-0-049); au total, les patients ont reçu le traitement sur des périodes allant jusqu’à 18 mois.) | n= 896 | 55,7 ± 11,84 | H = 242 F = 654 | 835/36/25 | ||||
14.2. Résultats de l’étude
Transplantation rénale
Dans deux études multicentriques, randomisées et ouvertes de phase III, on a évalué l’innocuité et l’efficacité de l’immunosuppression post-transplantation rénale à base de tacrolimus. L’immunosuppression chez les groupes témoins actifs avait été réalisée à base de cyclosporine. Ces études visaient à évaluer l’équivalence thérapeutique des deux schémas de traitement quant à la survie à un an des patients et des greffons. Les résultats de ces deux études ont démontré l’équivalence thérapeutique du schéma à base de tacrolimus au schéma à base de cyclosporine.
Pour la première étude (Étude 93-0006), on avait recruté 412 greffés du rein dans 19 centres cliniques aux États-Unis, dont 205 patients ont reçu au hasard le schéma immunosuppresseur à base de tacrolimus et les 207 autres, celui à base de cyclosporine. Tous les patients avaient fait l’objet d’une prophylaxie thérapeutique d’induction consistant en une préparation d’anticorps antilymphocytaires, de corticostéroïdes et d’azathioprine. Le traitement avec le tacrolimus ne fut entrepris qu’une fois la fonction rénale stabilisée, comme en fit foi un taux de créatinine sérique ≤ 4 mg/dL (353,6 mcmol/L). Une période médiane de 4 jours après la transplantation s’était écoulée avant l’instauration de tacrolimus. Les patients de moins de 6 ans étaient exclus de cet essai clinique.
Pour la deuxième étude (Étude FG-02-02), on avait recruté 448 greffés du rein dans 15 centres cliniques en Europe, dont 303 patients ont reçu au hasard le schéma immunosuppresseur à base de tacrolimus et les 145 autres, celui à base de cyclosporine. Le traitement avec le tacrolimus que l’on a entrepris dans les 24 heures de la transplantation fut administré simultanément avec des corticostéroïdes et l’azathioprine. Les patients de moins de 18 ans étaient exclus de cet essai clinique.
Les taux de survie à un an des patients et des greffons dans les groupes de traitement à base de tacrolimus équivalaient à ceux observés dans les groupes de traitement à base de cyclosporine. Le taux global de survie à un an des patients (tacrolimus et cyclosporine combinés) fut de 96,1 % dans l’étude américaine et de 94,2 % dans l’étude européenne, tandis que le taux global de survie à un an des greffons fut de 89,6 % dans l’étude américaine et de 83,7 % dans l’étude européenne.
Ces deux études cliniques, randomisées et de grande envergure ont démontré qu’une proportion significativement moindre de patients traités par tacrolimus (environ 16 % de moins) ont accusé un épisode de rejet aigu durant la période de traitement d’un an, comparativement aux patients traités par cyclosporine (p < 0,001).
Une proportion nettement moindre de patients traités par tacrolimus a dû passer au traitement à la cyclosporine pour cause d’effets indésirables ou de rejet aigu, par comparaison aux patients traités à la cyclosporine que l’on a dû transférer au traitement par tacrolimus (p = 0,007). La majorité des transferts de patients traités à la cyclosporine au traitement avec le tacrolimus étaient attribuables à des rejets (n = 27), alors que la majorité des transferts du traitement par tacrolimus au traitement par cyclosporine étaient imputables à des réactions indésirables (n =
- 13) et rarement à un phénomène de rejet (n = 2). Parmi les 27 patients traités à la cyclosporine et accusant des épisodes de rejet aigu que l’on a transférés au traitement avec le tacrolimus, 21 d’entre eux ont bénéficié d’une résolution de leurs épisodes de rejet (77,8 %). Des 2 sujets traités au tacrolimus que l’on a dû faire passer au traitement à base de cyclosporine, un seul a bénéficié d’une résolution des épisodes de rejet.
Dans une étude en mode ouvert du traitement de sauvetage (93-0003), on a évalué l’effet du tacrolimus chez 73 transplantés du rein accusant un rejet aigu résistant aux corticostéroïdes et confirmé par biopsie. En réponse au traitement avec le tacrolimus, on a observé une amélioration chez 78 % des patients, une stabilisation chez 11 % d’entre eux et une détérioration progressive chez les autres 11 %. Après le passage au traitement avec le tacrolimus, les taux de survie à un an des patients et des greffons étaient respectivement de 93 % et de 75 %.
Le recours à une immunosuppression à base de tacrolimus en association avec le mycophénolate mofétil ou l’azathioprine a été évalué dans le cadre d’une étude multicentrique, prospective, ouverte, aléatoire et à 3 volets de phase IV. Au total, 176 receveurs d’une greffe de rein prélevé sur donneur décédé ont été affectés au hasard à l’un des trois groupes de traitement suivants : 1 gramme par jour d’azathioprine, 1 gramme par jour de mycophénolate mofétil ou 2 grammes par jour en deux doses fractionnées de mycophénolate mofétil. Les greffés avaient tous reçu un traitement d’induction prophylactique consistant en une préparation d’anticorps antilymphocytaires et des corticoïdes. Les taux de survie à un an des patients étaient de 98,3 %, de 94,9 % et de 94,8 % respectivement pour les trois groupes de traitement, à savoir : 1 gramme par jour d’azathioprine, 1 gramme par jour de mycophénolate mofétil et 2 grammes par jour en deux doses fractionnées de mycophénolate mofétil. Les taux correspondants de survie à un an des greffons étaient de 94,9 %, de 93,2 % et de 94,8 %.
On a mené une étude comparative à long terme, opposant le tacrolimus (n = 205) à la cyclosporine (n = 207) dans le contexte de transplantations rénales au titre de l’étude (93-0006) de suivi d’une durée de 5 ans. L’étude était axée sur les répercussions à long terme du traitement au tacrolimus. Les taux de survie des patients et des greffons pendant la période de suivi étaient équivalents entre les volets de traitement au tacrolimus et à la cyclosporine (79,1 % vs 81,4 % et 64,3 % vs 61,6 %, respectivement). On a estimé la demi-vie des greffons à 13,3 ans pour le tacrolimus et à 11,9 ans pour la cyclosporine. Cependant, l’incidence du passage de la cyclosporine au tacrolimus était significativement plus élevée que celle du tacrolimus à la cyclosporine (27,5 % vs 9,3 %).
Les épreuves de la fonction rénale ont montré que les concentrations sériques moyennes de créatinine étaient plus élevées parmi les patients traités avec la cyclosporine que parmi ceux traités avec le tacrolimus. Une quantité significativement plus faible de patients dans le volet de traitement du tacrolimus ont développé des concentrations sériques de créatinine > 1,5 mg/dL (40,4 % vs 62,0 %).
Le risque d’échec du traitement (défini comme étant la perte du greffon ou l’abandon du médicament randomisé) était distinctement plus faible parmi les patients traités avec le tacrolimus, comparativement à ceux traités avec la cyclosporine (43,8 % vs 56,3 %; p = 0,008). L’échec de la greffe en raison du rejet s’est produit plus souvent chez les patients traités avec la cyclosporine (22,1 % vs 17,0 %). Après 5 ans, moins de patients qui recevaient un traitement fondé sur le tacrolimus étaient traités avec des agents antihypertenseurs et hypolipémiants. On a constaté que beaucoup moins de patients sous traitement d’entretien au tacrolimus faisaient de l’hypercholestérolémie par comparaison à ceux qui recevaient de la cyclosporine (4,7 % vs 17,4%).
Transplantation hépatique
On a comparé l’innocuité et l’efficacité de Sandoz Tacrolimus (tacrolimus) administré en association avec des corticostéroïdes à des traitements immunosuppressifs à base de cyclosporine dans deux études multicentriques prospectives, ouvertes et randomisées de transplantations orthotopiques de foie. De plus, on a évalué l’efficacité de tacrolimus comme traitement de sauvetage électif dans des cas de rejet d’allogreffe hépatique réfractaire au traitement classique, dans le cadre d’un essai multicentrique ouvert, non randomisé et historiquement contrôlé.
Dans un essai contrôlé (Étude FPC-FK506-7), 529 patients avaient reçu au hasard un traitement immunosuppressif avec le tacrolimus (n = 263) ou une thérapie à base de cyclosporine (n = 266). Le taux de survie à un an a correspondu aux prévisions actuarielles d’administration, soit 88 % pour les patients traités avec et pour les patients recevant un traitement immunosuppressif à base de cyclosporine. Selon les prévisions actuarielles, le taux de survie du greffon à un an était de 82 % pour le groupe tacrolimus et de 79 % pour le groupe cyclosporine. L’incidence des cas de rejet aigu (68 % vs 76 %), de rejet dus à une corticorésistance nécessitant un traitement à l’OKT3 (19 % vs 36 %) et de rejet réfractaire (3 % vs 15 %) était moindre chez les patients traités avec tacrolimus que chez les sujets recevant des traitements à base de cyclosporine (voir le tableau qui suit). L’usage cumulatif de corticostéroïdes était moindre dans le groupe tacrolimus. Toutefois, des doses équivalentes de corticostéroïdes n’étaient pas requises pour l’induction ou le maintien de l’immunosuppression dans les deux volets de l’étude. D’autres mesures de l’efficacité, comme les épreuves de la fonction hépatique et l’indice de Karnofsky, ont révélé une amélioration semblable au fil du temps dans les deux groupes.
Tableau 27 : Résultats de l’étude FPC-FK506-7 dans la transplantation hépatique
| Paramètre d’efficacité | Tacrolimus (%) | TIBC* (%) | Intervalles de | ||
| confiance à | |||||
| 95% (%)** | |||||
| Prévisions actuarielles du taux de survie à un an des patients | 88 | 88 | -5, 7 | ||
| Prévisions actuarielles du taux de survie à un an des greffons | 82 | 79 | -5, 10 | ||
| Incidence des cas de rejet aigu | 68 | 76 | -17, 1 | ||
| Incidence des cas de rejet corticorésistant nécessitant un traitement à l’orthoclone OKT3 | 19 | 36 | -25, -8 | ||
| Incidence des cas de rejet réfractaire | 3 | 15 | -18, -6 | ||
* Traitements immunosuppressifs à base de cyclosporine (TIBC) ** Tacrolimus moins TIBC
Dans la deuxième étude contrôlée (Étude GHBA-157), 545 patients avaient reçu au hasard un traitement avec le tacrolimus en association avec un corticostéroïde (n = 270) comme prophylaxie de rejet d’allogreffon hépatique primaire, par comparaison à un traitement à base de cyclosporine (n = 275).
Selon les prévisions actuarielles de Kaplan-Meier, le taux de survie à un an était de 81 % chez les patients traités avec le tacrolimus et de 75 % chez les patients recevant un traitement à base de cyclosporine. Le taux de survie à un an du greffon selon les prévisions de Kaplan-Meier était de 76 % pour le groupe tacrolimus et de 70 % pour le groupe recevant un traitement à base de cyclosporine. Le taux des cas de rejet aigu était de 42 % pour les patients traités avec le tacrolimus comparativement à 55 % pour ceux du groupe traité à base de cyclosporine. L’incidence des cas de rejet réfractaire était également moins élevée dans le groupe tacrolimus (3 %) que dans le groupe thérapeutique à base de cyclosporine (10 %) (voir le tableau qui suit). La quantité cumulative de corticostéroïdes administrée aux patients du groupe tacrolimus était inférieure à celle administrée au groupe thérapeutique à base de cyclosporine.
Tableau 28 : Résultats de l’étude GHBA-157 dans la transplantation hépatique
| Paramètre d’efficacité | Tacrolimus (%) | TIBC* (%) | Intervalles de | ||
| confiance à | |||||
| 95% (%) ** | |||||
| Prévisions actuarielles du taux de survie à un an des patients | 81 | 75 | -1, 13 | ||
| Prévisions actuarielles du taux de survie à un an des greffons | 76 | 70 | -1, 14 | ||
| Incidence des cas de rejet aigu | 42 | 54,7 | -23, -4 | ||
| Incidence des cas de rejet réfractaire | 2,6 | 9,2 | -12, -3 | ||
* Traitements immunosuppressifs à base de cyclosporine (TIBC) ** Tacrolimus moins TIBC
Dans un essai clinique non randomisé et historiquement contrôlé (Étude FPC-FK506-9), 125 patients présentant une crise de rejet réfractaire aigu ou chronique d’allogreffe hépatique, qui recevaient antérieurement un traitement immunosuppressif à base de cyclosporine, ont reçu un traitement avec le tacrolimus conjointement avec un corticostéroïde comme traitement de sauvetage. Selon les prévisions actuarielles de Kaplan-Meier, les taux de survie à un an après passage au traitement avec le tacrolimus étaient de 71 % pour les patients et de 56 % pour le greffon. D’autres mesures de l’efficacité, comme les scores de la réponse clinique, les épreuves de la fonction hépatique et l’indice de Karnofsky, ont démontré une amélioration au fil du temps après le passage au traitement avec le tacrolimus.
L’étude 91-0045 a été menée aux États-Unis afin d’établir le schéma posologique sûr et efficace de palier réduit chez les greffés adultes du foie. Les sujets ont reçu au hasard soit une dose initiale faible (0,15 mg/kg/jour), soit une dose initiale élevée (0,30 mg/kg/jour) de tacrolimus oral, et tous ont reçu la même dose initiale de corticoïdes. L’azathioprine n’était pas autorisée au cours des 42 premiers jours de l’étude. Les doses de tacrolimus furent ajustées par paliers progressifs ou dégressifs en présence respectivement de signes de rejet ou de toxicité. Avec le temps, on a réduit la dose moyenne du groupe à dose élevée et augmenté la dose moyenne du groupe à dose faible. Au 42e jour de l’étude, les sujets des deux groupes recevaient des doses semblables de tacrolimus (0,13 mg/kg/jour). Une année après la greffe, les résultats sur la base des sujets des deux groupes posologiques initiaux étaient les suivants :
Tableau 29 : Résultats de l’étude 91-0045 dans la transplantation hépatique
| Résultats après 12 mois | Faible dose (n=100) | Forte dose (n=98) | ||
| Survie du patient | 91,9% | 89,7% | ||
| Survie du greffon | 88,9% | 85,6% | ||
| Rejet aigu | 65,1% | 49,7% | ||
Concentration minimale moyenne de tacrolimus dans le sang entier | 9,6 ng/mL (n=76) | 10,6 ng/mL (n=67) | ||
Deux des 100 sujets du groupe à dose faible et 8 des 98 sujets du groupe à dose élevée ont abandonné l’étude, en raison d’une manifestation indésirable survenue au cours des 6 premières semaines de traitement.
On a mené une étude comparative au long cours (5 ans) du tacrolimus (n = 263) vs la cyclosporine (n = 266) en première transplantation du foie dans le cadre d’un essai (FPC-FK506-
- 7) aléatoire multicentrique avec période de suivi de 4 ans.
Les taux de survie des patients et des greffons après 5 ans étaient comparables entre les groupes traités par le tacrolimus (79,0 %, 71,8 %) ou la cyclosporine (73,1 %, 66,4 %). Cependant, la demi-vie de survie des patients était significativement plus longue chez les patients traités avec le tacrolimus (25,1 ± 5,1 ans vs 15,2 ± 2,5 ans), et on a observé une tendance semblable avec la demi-vie des greffons. La survie de patients séropositifs à l’égard du virus de l’hépatite C était également significativement plus longue avec le traitement au tacrolimus (78,9 % vs 60,5 %).
Pendant la première année après la transplantation, les patients du groupe traité au tacrolimus présentaient une incidence significativement plus faible de rejet aigu (68 % vs 76 %) et de rejet corticorésistant (19 % vs 36 %). Il n’y a pas eu de différence significative entre les groupes de traitement au cours des années suivantes. L’incidence de mort ou de perte de greffon attribuable au rejet était de 3 % dans les deux groupes de traitement pendant la période de suivi de 5 ans. L’incidence de malignité, d’affections lymphoprolifératives et d’infections tardives était faible et comparable entre les groupes de traitement.
Transplantation cardiaque
Lors de deux études comparatives, randomisées et en mode ouvert, on a évalué l’innocuité et l’efficacité de l’immunosuppression à base de tacrolimus et à base de cyclosporine dans une première transplantation orthotopique du cœur. Dans une étude de phase III menée en Europe, 314 patients ont reçu un schéma d’induction d’anticorps, de corticostéroïdes et d’azathioprine en association avec le tacrolimus ou une cyclosporine modifiée pendant 18 mois. Dans l’étude réalisée aux É.-U., tous les patients ont reçu des corticostéroïdes en plus de tacrolimus avec mycophénolate (MMF) (113 patients) ou une cyclosporine modifiée avec MMF (117 patients) pendant 1 an.
Dans l’étude européenne de phase III, la survie des patients/greffons, 18 mois après la transplantation, était analogue entre les volets de traitement, s’établissant à 91,7 % dans le groupe tacrolimus et à 89,2 % dans le groupe cyclosporine (différence de 2,4 % entre les traitements; IC à 95 % : -4,0 %; 8,9 %). Dans l’étude américaine, la survie des patients et des greffons 12 mois après la transplantation était comparable entre les groupes de traitement, à raison d’un taux de survie de 93,5 % dans le groupe tacrolimus plus MMF et de 86,1 % dans le groupe cyclosporine modifiée plus MMF.
Dans l’étude européenne de phase III, l’incidence de rejet aigu confirmé par biopsie de grade standardisé ≥ 1B, 6 mois après la transplantation, était significativement moindre (p = 0,029, Cochran-Mantel- Haenszel) dans le groupe tacrolimus (54 %) comparativement au groupe cyclosporine (66,4 %) d’après les évaluations effectuées à l’insu au niveau des centres. L’incidence de rejet aigu confirmé par biopsie de grade standardisé ≥ 3A, 6 mois après la transplantation, était significativement moindre dans le cas de l’immunosuppression à base de tacrolimus (29,3 %) comparativement à l’immunosuppression à base de cyclosporine (42 %; p = 0,018, chi carré) d’après les évaluations effectuées à l’insu au niveau des centres. L’incidence de rejet aigu confirmé par biopsie de grade ≥ 3A avec hémodynamique compromise était similaire (tacrolimus : 0,6 % p/r à la cyclosporine modifiée 0 %; différence de 0,6 % entre les traitements; IC à 95 % : - 0,6 %; 1,9 %).
Dans l’étude comparative américaine, le rejet aigu de grade ≥ 3A confirmé par biopsie et le rejet aigu de grade ≥ 3A, avec hémodynamique compromise, confirmé par biopsie 1 an après la transplantation étaient semblables entre les groupes de traitement (tacrolimus/MMF : 24,3 % et 3,7 %; cyclosporine/MMF : 35,7 % et 7,8 %).
Polyarthrite rhumatoïde
L’innocuité et l’efficacité du traitement à base de tacrolimus dans la polyarthrite rhumatoïde ont fait l’objet d’une évaluation dans le cadre d’une étude de phase II et de deux études de phase III.
Les résultats de l’étude de phase II, FK506RA-001 et d’une étude de phase III, 98-0-049, démontrant les taux de réponse ACR et le changement par rapport aux valeurs de départ à la fin du traitement, en ce qui concerne les scores des composantes individuelles, sont illustrés ci-dessous :
Tableau 30 : Taux de réponse ACR et changement à la fin du traitement par rapport aux valeurs de départ pour le score des composantes individuelles
| Variable | FK506RA-0011 | 98-0-0491 | |||||||||||||||||||
| Placebo | 1 mg | 3 mg | 5 mg | Placebo | 2 mg | 3 mg | |||||||||||||||
| Taux de réponse ACR20 | 15,5% | 29,9%# | 34,4%* | 50.,0%** * | 13,4% | 21,4%# | 32,0%*** | ||||||||||||||
| Taux de réussite ACR20 | 11,3% | 29,0%# | 23,4%# | 40,6%*** | 10,2% | 18,8%* | 26,8%*** | ||||||||||||||
| Taux de réponse ACR50 | 1,4% | 14,5%* | 17,2%* | 14,1%* | 4,5% | 11,7% | 11,8%* | ||||||||||||||
| Taux de réponse ACR70 | S.O. | S.O. | S.O. | S.O. | 0,6% | 5,2%* | 3,3% | ||||||||||||||
Nombre d’articulations gonflées2 (moyenne des moindres carrés) | -1,8 | -3,8 | -5,4* | -6,8** | -1,47 | -4,02* | -5,3*** | ||||||||||||||
Nombre d’articulations douloureuses2 | -0,9 | -6,3* | -7,9** | -12,9*** | -1,87 | -3,09 | -7,25*** | ||||||||||||||
| Variable | FK506RA-0011 | 98-0-0491 | |||||||||||||||||||
| Placebo | 1 mg | 3 mg | 5 mg | Placebo | 2 mg | 3 mg | |||||||||||||||
| (moyenne des moindres carrés) | |||||||||||||||||||||
| Évaluation de la douleur par les patients2 | -5,4 | -11,4 | -16,2* | -23,7*** | -2,13 | -11,3** | -10,6** | ||||||||||||||
Évaluation globale de l’activité de la maladie par le patient2 (mm) | -3,4 | -11,0 | -13,5# | -21,1*** | 2,5 | -7,2** | -6,6** | ||||||||||||||
Évaluation globale de l’activité de la maladie par le médecin2 (mm) | -10,2 | -13,4 | -18,5# | -27,8*** | -9,0 | -15,8* | -18,2** | ||||||||||||||
| Évaluation de la fonction physique par le patient (MHAQ)2 | 0,0 | -0,1 | -0,3* | -0,4*** | 0,09 | -0,13*** | -0,03* | ||||||||||||||
| CRP2 (mg/dL) | 0,5 | -0,3# | -0,8** | -1,7*** | 0,01 | -0,8** | -0,6* | ||||||||||||||
| VSG2 (mm/h) | 5,1 | -4,0* | -4,3* | -11,4* | 2,6 | -4,3** | -8,6 | ||||||||||||||
1 Patients qui ont été randomisés et qui ont reçu au moins une dose du médicament de l’étude. 2 Variation par rapport aux valeurs initiales. ACR20, ACR50 et ACR70 : ≥ 20 %, ≥ 50 % et ≥ 70 %, respectivement, d’amélioration du nombre d’articulations douloureuses et d’articulations gonflées et ≥ 20%, ≥ 50 % et ≥ 70 %, respectivement, d’amélioration de 3 des 5 paramètres suivants : évaluation de la douleur par le patient, évaluation globale de l’activité de la maladie par le patient, évaluation globale de l’activité de la maladie par le médecin, évaluation du fonctionnement physique par le patient (selon le questionnaire d’évaluation de l’état de santé modifié) et un marqueur de la phase aiguë (vitesse de sédimentation des globules ou protéine C-réactive). Moyenne des moindres carrés : La moyenne des moindres carrés est basée sur l’analyse du modèle linéaire général chez le groupe de traitement et les strates du traitement de fond antirhumatismal par modulateur de la réponse biologique, ou DMARD, comprises dans le modèle.
#p ≤ 0,10, *p ≤ 0,05, ** p ≤ 0,01, *** p ≤ 0,001. S.O. : sans objet
Étude de phase II
On a recruté des patients intolérants ou résistants au méthotrexate qui subissaient également une corticothérapie par prednisone ou son équivalent et/ou un traitement par anti-inflammatoires non stéroïdiens (AINS) et/ou un traitement par analgésiques dans le cadre de cette étude aléatoire à double insu et contrôlée contre placebo (Étude FK-506-RA-001). On a randomisé les patients de sorte qu’ils reçoivent l’une des doses orales suivantes du médicament à l’étude : 1 mg de FK506, 3 mg de FK506, 5 mg de FK506 ou un placebo une fois par jour pendant 6 mois.
Les paramètres d’évaluation primaire et secondaire de l’efficacité évalués chez cette population de patients comprenaient les réponses correspondant à l’ACR20, 50 et 70 telles que définies par l’American College of Rheumatology pour l’appréciation de l’amélioration de la polyarthrite rhumatoïde à la fin du traitement. Ces critères représentent des progrès correspondant à 20, 50 ou 70 % d’amélioration par rapport au nombre d’articulations sensibles ou douloureuses et au nombre d’articulations gonflées, ainsi qu’une amélioration de 20 %, 50 % ou 70 % dans 3 des 5 paramètres suivants : l’évaluation de la douleur par le patient, l’évaluation globale de l’activité de la maladie par le patient, l’évaluation globale de l’activité de la maladie par le médecin, l’évaluation du fonctionnement physique par le patient (fondée sur le questionnaire d’évaluation de l’état de santé modifié) et un marqueur de la phase aiguë [VSG ou protéine C-réactive (CRP)].
Le taux de réponse correspondant à ACR20 à la fin du traitement était plus élevé dans chacun des 3 groupes posologiques, soit 29,0 % (1 mg), 34,4 % (3 mg) et 50,0 % (5 mg) comparativement au placebo (15,5 %). Les taux de réponse dans les groupes de 3 mg et 5 mg étaient significativement plus élevés sur le plan statistique que le placebo (p = 0,013 et < 0,001, respectivement), tandis que les taux du groupe recevant 1 mg n’étaient pas statistiquement significatifs (p = 0,058). On a d’abord observé une différence quant aux taux de réponse correspondant à ACR20 entre le groupe placebo et les groupes recevant des doses actives à la semaine 8, avec l’observation d’augmentations substantielles chez la proportion des patients dans le groupe de 5 mg qui a réalisé des réponses correspondant à ACR20 pendant les semaines 12 et 16.
Tandis qu’il n’y avait pas de différences quant au nombre d’articulations gonflées et douloureuses dans chacun des 3 groupes au départ, il y a eu une réaction définitive à la dose, la plus grande amélioration ayant été observée chez le groupe de la dose de 5 mg. L’amélioration du nombre d’articulations gonflées était significativement plus élevée dans les groupes de 3 mg et 5 mg que dans le groupe placebo (p = 0,029 et 0,002, respectivement). L’amélioration du nombre d’articulations douloureuses était notamment plus élevée pour les groupes recevant des doses de 1, 3 et 5 mg contre le groupe placebo (p = 0,022, 0,004 et < 0,001, respectivement).
Il y avait un rapport linéaire statistiquement significatif de la dose chez les 4 groupes par rapport à ACR20 à la fin du traitement (p < 0,001), au nombre d’articulations gonflées à la fin du traitement (p = 0,001) et au nombre d’articulations douloureuses à la fin du traitement (p < 0,001). La mesure d’efficacité principale indiquait une réponse à la dose parmi les groupes tacrolimus, avec une efficacité significativement supérieure sur le plan statistique aux doses de 3 et de 5 mg contre le placebo pour toutes les mesures principales.
Études de phase III
On a recruté 465 patients qui utilisaient la prednisone (ou son équivalent) en concomitance et/ou des AINS et qui avaient déjà montré une résistance ou une intolérance à un ou plus d’un traitement antirhumatismal modifiant la maladie (ARMM), lors d’une étude aléatoire à double insu et contrôlée contre placebo (Étude 98-0-049), dans laquelle les sujets ont reçu soit un placebo, soit 2 mg/jour ou 3 mg/jour de tacrolimus pendant une durée de 6 mois.
En général, les patients traités avec le tacrolimus ont éprouvé des améliorations notables quant aux composantes ACR du nombre d’articulations sensibles ou douloureuses, du nombre d’articulations gonflées, ainsi que de l’évaluation globale des médecins, tout en n’éprouvant soit aucun changement ou une légère amélioration dans les autres composantes ACR. Il s’était écoulé en moyenne environ 8 semaines avant la détection de la première réponse ACR20 dans le groupe du tacrolimus (2 mg/jour et 3 mg/jour) et elle avait été obtenue chez environ 42 % de la population de patients.
À la fin du traitement, pour l’ensemble complet des analyses, le taux de réponse correspondant à ACR20 était significativement supérieur dans les groupes de traitement à 2 mg et à 3 mg de tacrolimus, ainsi que dans les groupes de traitement concomitant, par comparaison au placebo. À la fin du traitement, les différences entre les taux de réponse correspondant à ACR20 pour le groupe de traitement recevant 2 mg de tacrolimus et le groupe de traitement recevant le placebo n’étaient pas statistiquement significatives (p = 0,0595), tandis qu’elles étaient statistiquement significatives pour le groupe de traitement à 3 mg de tacrolimus et le groupe placebo (p = 0,0001). La réponse ACR20 à la fin du traitement a démontré un rapport entre la dose et la réponse.
D’après le pourcentage moyen de variation entre les valeurs initiales et celles à la fin du traitement, les patients dans les groupes de traitement au tacrolimus à raison de 2 mg et 3 mg ont également connu des améliorations notables au point de vue du nombre d’articulations sensibles ou douloureuses, soit 10,5 % (2 mg) et 30,0 % (3 mg) vs 2,2 % (placebo), ainsi que des améliorations au point de vue du nombre d’articulations gonflées, soit 16,7 % (2 mg) et 30,0 % (3 mg) vs 5,9 % (placebo). À l’exception du nombre d’articulations sensibles ou douloureuses pour le groupe de traitement avec 2 mg de tacrolimus, on a observé des améliorations significativement supérieures sur le plan statistique entre les valeurs initiales et la fin du traitement, dans chacun des scores des composantes ACR du groupe de traitement à 2 mg de tacrolimus, du groupe de traitement à 3 mg de tacrolimus et du groupe de traitement concomitant avec le tacrolimus, comparativement au groupe placebo.
Parmi les patients ayant une intolérance au traitement par antirhumatismal modifiant la maladie (ARMM), (les patients incapables de poursuivre leur traitement au méthotrexate, tel que déterminé par des réactions indésirables documentées et selon le jugement de l’investigateur), des proportions de patients significativement supérieures dans les groupes de traitement concomitant avec le tacrolimus à 2 mg et à 3 mg ont obtenu des réponses correspondant à ACR20 et ACR50 à la fin du traitement, comparativement aux patients dans le groupe placebo. Parmi les patients ayant une résistance au traitement par antirhumatismal modifiant la maladie (ARMM), (un patient ayant reçu au moins 15 mg/semaine de méthotrexate pendant au moins 8 semaines et qui présentait toujours une forme active de la maladie), la proportion de patients réalisant une réponse correspondant à ACR20 à la fin du traitement n’était pas significativement différente pour le groupe de traitement à 2 mg de tacrolimus ou le groupe de traitement concomitant avec le tacrolimus, par comparaison avec le groupe de traitement placebo. Cependant, une proportion significativement plus grande de patients résistants au traitement par antirhumatismal modifiant la maladie (ARMM), traités avec 3 mg de tacrolimus ont obtenu une réponse ACR20 à la fin du traitement, comparativement au placebo. Parmi les patients traités avec le tacrolimus, les taux de réponse ACR20, 50 et 70 obtenus à la fin du traitement étaient plus élevés chez les patients ayant une intolérance ou une résistance au traitement par antirhumatismal modifiant la maladie (ARMM).
Dans l’étude de l’innocuité à long terme (Étude 98-0-051), une prolongation de l’étude 98-0-049, les patients ont été traités pendant une durée de 12 à 18 mois. Ces patients ont manifesté une amélioration continue des taux de réponse ACR20 avec un taux de réponse global de 37,6 % à la fin du traitement. Environ 30 % des patients ont obtenu une réponse correspondant à ACR20 en moins de 3 mois après avoir reçu un traitement avec le tacrolimus. Le taux de réponse ACR20 était plus élevé parmi les patients qui avaient précédemment reçu un traitement avec le tacrolimus dans l’étude 98-0-049, soit 45,5 % (96/211), que parmi les patients de novo recrutés dans cette étude, soit 35,2 % (241/685), ce qui indique donc que les patients qui ont reçu un traitement de plus longue durée ont connu un taux de réponse plus élevé. Deux des plus grandes améliorations au niveau du pourcentage moyen de variation entre les valeurs initiales et celles à la fin du traitement étaient les scores des composantes ACR observées à la fin du traitement pour le nombre d’articulations gonflées (47,5 %) et pour le nombre d’articulations sensibles ou douloureuses (50,0 %).
14.3. Études de biodisponibilité comparatives
Une étude de bioéquivalence comparative, croisée, randomisée à l’insu de Sandoz Tacrolimus (tacrolimus monohydraté) en capsules de 5 mg et de Prograf® (tacrolimus monohydraté) en capsules de 5 mg (Astellas Pharma Canada, Inc.) a été menée auprès de sujets asiatiques masculins en santé (âgés de 20 à 42 ans) à jeun. Quatre-vingts quatre (84) sujets ont complété l'étude et les données obtenues ont été utilisées dans l'analyse statistique.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
| Tacrolimus | ||||||||
| (1x5 mg tacrolimus en capsule) | ||||||||
| À partir de données mesurées | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% CV) | ||||||||
| Paramètre | Test1 | Référence2 | Ratio en % des | Intervalle de confiance à 90 % | ||||
| moyennes | ||||||||
| géométriques | ||||||||
| ASC0-72 (ng.h / mL) | 360,79 396,87 (43,0) | 368,56 403,94 (42,2) | 97,9 | 94,26-101,59 | ||||
| ASC0-∞ (ng.h / mL) | 445,18 497,61 (46,6) | 454,92 506,78 (45,6) | 97,9 | 94,23 – 101,63 | ||||
Cmax (ng / mL) | 41,03 43,01 (29,5) | 43,23 45,32 (29,9) | 95,1 | 91,38 – 98,99 | ||||
Tmax3 (h) 1,50
(0,75 – 3,50)
1,75
(0,75 – 4,00)
| Tacrolimus | |||||||||
| (1x5 mg tacrolimus en capsule) | |||||||||
| À partir de données mesurées | |||||||||
| Moyenne géométrique | |||||||||
| Moyenne arithmétique (% CV) | |||||||||
| Paramètre | Test1 | Référence2 | Ratio en % des | Intervalle de confiance à 90 % | |||||
| moyennes | |||||||||
| géométriques | |||||||||
| T½4 (h) | 37,82 (17,1) | 38,04 (17,2) | |||||||
1 Les comprimés Sandoz Tacrolimus 5 mg sont fabriques pour Sandoz Canada Inc. 2 Les comprimés PROGRAF® (Astellas Pharma Canada, Inc.), ont été achetés au Canada 3 Exprimé en tant que médiane (intervalle) seulement.
4 Exprimé en tant que moyenne arithmétique (% CV) seulement.
Une étude de bioéquivalence comparative, croisée, randomisée à l’insu de Sandoz Tacrolimus (tacrolimus monohydraté) en capsules de 5 mg et de Prograf® (tacrolimus monohydraté) en capsules de 5 mg (Astellas Pharma Canada, Inc.) a été menée auprès de sujets asiatiques masculins en santé (âgés de 18 à 43 ans) avec prise de nourriture. Quatre-vingts (80) sujets ont complété l'étude et les données obtenues ont été utilisées dans l'analyse statistique.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
| Tacrolimus | ||||||||
| (1x5 mg tacrolimus en capsule) | ||||||||
| À partir de données mesurées | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% CV) | ||||||||
| Paramètre | Test1 | Référence2 | Ratio en % des | Intervalle de confiance à 90 % | ||||
| moyennes | ||||||||
| géométriques | ||||||||
| ASC0-72 (ng.h / mL) | 183,48 199,82 (45,8) | 192,52 208,08 (40,1) | 95,2 | 92,53-97,96 | ||||
| ASC0-∞ (ng.h / mL) 5 | 224,70 250,12 (55,4) | 239,74 262,57 (45,0) | 93,8 | 91,02 – 96,69 | ||||
Cmax (ng / mL)
10,73
11,46 (37,6)
10,49
11,32 (40,1)
| 102,1 | 96,81 – 107,71 | |||
| Tacrolimus | |||||||||
| (1x5 mg tacrolimus en capsule) | |||||||||
| À partir de données mesurées | |||||||||
| Moyenne géométrique | |||||||||
| Moyenne arithmétique (% CV) | |||||||||
| Paramètre | Test1 | Référence2 | Ratio en % des | Intervalle de confiance à 90 % | |||||
| moyennes | |||||||||
| géométriques | |||||||||
| Tmax3 (h) | 6,00 (2,00 – 14,00) | 6,00 (2,50 – 24,00) | |||||||
| T½ 4, 5 (h) | 32,13 (24,0) | 33,97 (21,9) | |||||||
1 Les comprimés Sandoz Tacrolimus 5 mg sont fabriques pour Sandoz Canada Inc. 2 Les comprimés PROGRAF® (Astellas Pharma Canada, Inc.), ont été achetés au Canada 3 Exprimé en tant que médiane (intervalle) seulement.
4 Exprimé en tant que moyenne arithmétique (% CV) seulement.
5 n = 78 pour le Test et n = 79 pour la Référence
Une étude de bioéquivalence comparative, croisée, randomisée à l’insu de Sandoz Tacrolimus (tacrolimus monohydraté) en capsules de 0,5 mg et de Prograf® (tacrolimus monohydraté) en capsules de 0,5 mg (Astellas Pharma Canada, Inc.) a été menée auprès de sujets asiatiques masculins en santé (âgés de 18 à 44 ans) à jeun. Cent dix-neuf (119) sujets ont complété l'étude et les données obtenues ont été utilisées dans l'analyse statistique.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
| Tacrolimus | ||||||||
| (1x0.5 mg tacrolimus en capsule) | ||||||||
| À partir de données mesurées | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% CV) | ||||||||
| Paramètre | Test1 | Référence2 | Ratio en % des | Intervalle de confiance à 90 % | ||||
| moyennes | ||||||||
| géométriques | ||||||||
ASC0-72 (pg.h / mL) | 23166,17 26234,64 (50,1) | 22589,37 26144,80 (55,5) | 102,6 | 98,45-106,97 | ||||
| ASC0-inf (pg.h / mL) 5 | 30047,90 34267,52 (52,6) | 29280,00 34394,82 (58,3) | 102,3 | 97,82-106,96 | ||||
| Cmax (pg / mL) | 2688,61 2923,07 (41,6) | 2856,69 3095,57 (39,6) | 94,1 | 89,82-98,68 | ||||
| Tmax3 (h) | 1,50 (0,75 – 3,50) | 1,50 (0,75 – 4,00) | ||||||
| T½ (h)4, 5 | 35,81 (23,2) | 37,93 (35,7) | ||||||
1 Les comprimés Sandoz Tacrolimus 5 mg sont fabriques pour Sandoz Canada Inc. 2 Les comprimés PROGRAF® (Astellas Pharma Canada, Inc.), ont été achetés au Canada 3 Exprimé en tant que médiane (intervalle) seulement.
4 Exprimé en tant que moyenne arithmétique (% CV) seulement.
5 n = 109 pour le Test et n = 108 pour la Référence
Une étude de bioéquivalence comparative, croisée, randomisée à l’insu de Sandoz Tacrolimus (tacrolimus monohydraté) en capsules de 0,5 mg et de Prograf® (tacrolimus monohydraté) en capsules de 0,5 mg (Astellas Pharma Canada, Inc.) a été menée auprès de sujets asiatiques masculins en santé (âgés de 18 à 43 ans) avec prise de nourriture. Cent treize (113) sujets ont complété l'étude et les données obtenues ont été utilisées dans l'analyse statistique.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
| Tacrolimus | |||||||||
| (1x0.5 mg tacrolimus capsule) | |||||||||
| À partir de données mesurées | |||||||||
| Moyenne géométrique | |||||||||
| Moyenne arithmétique (% CV) | |||||||||
| Paramètre | Test1 | Référence2 | Ratio en % des | Intervalle de | |||||
| moyennes | confiance à | ||||||||
| géométriques | 90 % | ||||||||
ASC0-72 (pg.h / mL) | 18255,19 20024,042 (45,6) | 18793,06 20712,06 (46,6) | 97,5 | 94,19 – 100,97 | |||||
ASC0-∞ (pg,h / mL)5 | 23578,01 26459,517 (51,0) | 24507,25 27685,466 (53,1) | 99,0 | 94,86 – 103,33 | |||||
Cmax (pg / mL) | 1037,52 1117,77 (43,7) | 1035,73 1106,29 (35,7) | 100,3 | 95,65 – 105,21 | |||||
| Tmax3 (h) | 6,50 (2,00 – 24,00) | 6,00 (2,00 – 24,00) | |||||||
| T½ (h)4, 5 | 33,89 (31,2) | 34,03 (33,3) | |||||||
1 Les comprimés Sandoz Tacrolimus 5 mg sont fabriques pour Sandoz Canada Inc. 2 Les comprimés PROGRAF® (Astellas Pharma Canada, Inc.), ont été achetés au Canada 3 Exprimé en tant que médiane (intervalle) seulement.
4 Exprimé en tant que moyenne arithmétique (% CV) seulement. 5 n = 103 pour le Test et la Référence
15. Microbiologie
Sans objet.
16. Toxicologie non clinique
Études animales
Suivant une transplantation, le mécanisme primaire de rejet implique l’activation des lymphocytes T et la formation subséquente de certains facteurs tels que l’interleukine-2 (IL-2). Le tacrolimus inhibe l’activation des lymphocytes T chez les animaux aussi bien que chez les humains, surtout l’activation dépendante du calcium. Dans les cultures de tissus, la concentration minimale inhibitrice du tacrolimus apte à empêcher la stimulation antigénique des lymphocytes T se situe entre 0,1 nM et 0,3 nM. Le tacrolimus interfère avec la formation du facteur de transcription active NF-AT (facteur nucléaire des lymphocytes T activés) et inhibe la formation de lymphokines telles que l’IL-2, l’IL-3, l’IL-4 et l’interféron-γ. L’immunosuppression en est le résultat net.
Le tacrolimus a prolongé significativement la survie de l’hôte et/ou la viabilité du greffon dans des modèles animaux de transplantations de foie, de rein, de cœur, d’intestin grêle, de poumon, de pancréas, d’îlots pancréatiques, de moelle osseuse, de peau, de membre, de cornée et de trachée. Dans la plupart des études, on a eu recours à un éventail de doses, allant de 0,1 à 1 mg/kg/jour, administrées par voie orale ou intramusculaire selon différents schémas posologiques (administration pré- et post-chirurgicale; administration de courte et longue durée).
Aux doses de 0,32 à 3,2 mg/kg administrées par voie intraveineuse, ainsi qu’aux doses per os de 3,2 à 32 mg/kg, le tacrolimus a exercé peu d’effets sur l’activité générale et sur le système nerveux central, ainsi que pas ou peu d’effets sur les systèmes nerveux somatiques et autonomes et sur le muscle lisse.
Chez le chien et le chat, la plupart des effets du tacrolimus IV ont également été observés avec la formulation IV de tacrolimus-placebo. Le tacrolimus intraveineux, à raison de doses ≥ 0,1 mg/kg, a augmenté la fréquence respiratoire chez le chien seulement; le tacrolimus IV a donné lieu à une diminution de la pression sanguine de 0,1 mg/kg chez le chien et, dans une moindre mesure, de 3,2 mg/kg chez le chat. On a également observé cet effet avec le tacrolimus per os chez le rat à la dose de 32 mg/kg. Le tacrolimus IV a entraîné une diminution de la fréquence cardiaque aux doses ≥ 0,1 mg/kg chez le chien et aux doses ≥ 0,32 mg/kg chez le chat, ainsi qu’à la dose de 3,2 mg/kg chez le rat. Pour le tacrolimus per os, cet effet ne s’est manifesté qu’aux doses de 10 et 32 mg/kg chez le rat. Chez le chien, on a constaté une diminution du débit sanguin dans l’artère fémorale après administration d’une dose de tacrolimus IV ≥ 0,1 mg/kg, tandis que chez le chat, la dose IV de 3,2 mg/kg a produit une augmentation du débit sanguin dans l’artère carotide.
L’administration intraveineuse de tacrolimus à des doses ≥ 1,0 mg/kg a entraîné une augmentation de la sécrétion salivaire induite par la pilocarpine chez le lapin, mais une diminution de la sécrétion des sucs gastriques chez le rat. Par contre, la dose de 3,2 mg/kg a produit une accumulation de liquide intestinal et a légèrement inhibé la vitesse du transit gastro-intestinal chez le rat. Le tacrolimus intraveineux n’a pas modifié la sécrétion biliaire ni occasionné d’irritation de la muqueuse gastrique chez le rat. Par ailleurs, le tacrolimus per os n’a pas modifié la vitesse du transit intestinal ni l’accumulation de liquide intestinal chez le rat. Le temps de saignement chez la souris et le temps de prothrombine, et le temps de céphaline activée chez le rat n’ont pas été modifiés par le tacrolimus intraveineux ou per os. Le tacrolimus n’a pas influé sur l’adénosine-diphosphate (ADP) ni sur l’agrégation plaquettaire induite par le collagène chez le lapin, ni entraîné d’hémolyse sanguine chez le lapin. Chez le rat, le tacrolimus par voie orale, à raison de 32 mg/kg, a produit une légère augmentation du volume urinaire et de l’excrétion de Na+, mais pas de l’excrétion du K+, du Cl- ou de l’acide urique. On n’a pas observé cet effet avec le tacrolimus intraveineux à la dose de 3,2 mg/kg. Chez le rat, le tacrolimus par voie orale n’a pas influé sur l’œdème des pattes causé par la carraghénine.
Suivant l’administration de tacrolimus per os marqué au 14C à des rates gravides ou qui allaitaient, on a retrouvé d’infimes quantités de tacrolimus dans le foie des fœtus ainsi que dans le lait maternel, respectivement.
Suivant l’administration à des rats de tacrolimus marqué au 14C administré par voie intraveineuse ou orale, on a pu récupérer plus de 95 % de la radioactivité totale dans les urines et les fèces. D’infimes quantités de tacrolimus non métabolisé, ainsi que de minuscules quantités de divers métabolites ont été décelées dans les urines, les fèces et la bile, ce qui indique que le médicament subit un métabolisme important. Selon les études in vitro, le principal métabolite du tacrolimus chez les humains et les animaux est le tacrolimus 13-déméthylé.
Toxicologie aiguë
Tableau 31 : Études de toxicologie aiguë du tacrolimus chez le rat et le babouin
| Espèces | Nbre/ | Voie | Fourchette | Signes évidents de toxicité | DL50 (mg/kg) | ||||
| Groupe | posologique | ||||||||
| (M/F) | (mg/kg) | ||||||||
| Rat, Sprague-Dawley | 5/5 | Gavage | 32-320 | Tremblements, ptose, salivation, hyperréactivité, diminution de la motilité spontanée | 134 (M) 194 (F) | ||||
| 5/5 | IV | 10-100 | Hématurie, position couchée, ptose, hyperréactivité, salivation, diminution de la motilité | 57,0 (M) 23,6 (F) | |||||
| Rat, Sprague-Dawley | 5/5 | Gavage | 10-320 | Hyperréactivité, salivation, diminution de la motilité | 70 (M) 32-100 (F) | ||||
| Espèces | Nbre/ | Voie | Fourchette | Signes évidents de toxicité | DL50 (mg/kg) | ||||
| Groupe | posologique | ||||||||
| (M/F) | (mg/kg) | ||||||||
| (âgés de 21 jours) | |||||||||
| Babouin | 1/1 | Gavage | 5-250 | Position blottie, vomissements | ND* | ||||
| 1/1 | IV | 2-50 | Affaiblissement et épuisement : 1 de 2 | ND* | |||||
* Non déterminé
Toxicité subchronique et chronique
Dans les deux cas, rats et babouins ont présenté un profil toxicologique semblable suivant l’administration par voie orale ou intraveineuse de tacrolimus. Chez le rat comme chez le babouin, les effets toxiques observés après l’administration intraveineuse étaient évidents aux doses plus faibles que ceux après l’administration orale. De même, des effets toxiques ont été observés à des doses plus faibles chez le rat que chez le babouin. Les principaux organes cibles où se sont manifestés les effets toxiques étaient le rein, les îlots pancréatiques de Langerhans et le pancréas exocrine, la rate, le thymus, le tractus gastro-intestinal et les ganglions lymphatiques. En outre, on a noté des diminutions dans les paramètres érythrocytaires. Des effets tels que l’atrophie de la rate, des ganglions lymphatiques et du thymus pourraient refléter l’activité immunosuppressive du tacrolimus. Chez le rat, l’administration prolongée de fortes doses de tacrolimus par voie orale s’est soldée par des altérations des organes génitaux ainsi que par des modifications du glaucome/des yeux.
Chez le rat suivant l’administration de doses orales supérieures à 1 mg/kg/jour pendant 2 et 13 semaines, on a observé des cas de diminution du gain de poids corporel, d’hypersalivation, d’altérations d’ordre hématologique, d’élévation de l’azotémie (BUN), d’atrophie du thymus et des reins, de minéralisation rénale, de vacuolisation des îlots de Langerhans, d’opacité et de dégénérescence du cristallin et de contraction de la prostate. Dans une étude de 52 semaines, le niveau d’effets non observables a été établi à la dose per os de 0,15 mg/kg/jour.
Une étude de toxicité de 4 semaines du tacrolimus per os chez des ratons a mis en évidence un profil toxicologique semblable; la gravité des altérations observées a toutefois semblé être plus marquée par rapport à celles observées chez les animaux adultes. Chez les ratons, le niveau d’effets non observables fut établi à la dose per os de 0,32 mg/kg/jour.
Les rats recevant des doses intraveineuses ont présenté une diminution de gain de poids reliée à la dose. Les altérations à caractère micropathologique, qui étaient semblables à celles que l’on a observées suivant l’administration per os des doses plus élevées, consistaient en des cas d’atrophie du thymus, des ganglions lymphatiques et de la rate, de vacuolisation des îlots pancréatiques, de réduction colloïde et de contraction de la prostate et des vésicules séminales, de diminution de la paroi utérine et de minéralisation corticomédullaire dans le rein. Le niveau d’effets non observables a été établi à la dose IV de 0,032 mg/kg/jour.
Les babouins qui ont reçu des doses per os de 10 mg/kg/jour pendant 4 semaines ont perdu du poids, se sont montrés calmes, cherchant à se blottir les uns contre les autres. Leurs selles étaient globuleuses et l’on a noté des cas d’horripilation. On n’a constaté aucune lésion ni aucun résultat anormal en laboratoire.
Dans une étude de 13 semaines du médicament administré par voie orale, les animaux traités et les témoins affichaient un gain de poids corporel semblable après les 4 premières semaines. On a observé des cas de somnolence, tandis que 4 animaux se tenaient blottis les uns contre les autres ou dans des postures non naturelles. L’examen histopathologique a révélé une atrophie du thymus et de la rate. Le niveau d’effets non observables à été établi à la dose per os de 1 mg/kg/jour.
Treize autres semaines de traitement par voie orale ont révélé des cas de tremblements intermittents, de déséquilibre, de gingivite et de vomissements. On a constaté une légère réduction du volume total des cellules sanguines et de l’hémoglobine, ainsi qu’une légère augmentation du temps de coagulation chez les animaux du groupe ayant reçu de fortes doses. Les élévations de l’azotémie (BUN) et de la glycémie, et la diminution des concentrations de cholestérol sérique étaient également reliées à la dose. Dans les deux groupes posologiques, on a noté une augmentation des taux de substances réductrices totales et de glucose, ainsi que des réductions significatives du poids absolu du thymus et du pancréas. Des altérations pathologiques reliées à la dose ont été notées au niveau du thymus (atrophie), de la rate (atrophie), des ganglions lymphatiques (atrophie), du pancréas (dégranulation cellulaire exocrine ou augmentation des cellules éosinophiles des îlots), des voies intestinales (infiltration lymphoïde, ulcération) et des reins (inflammation interstitielle).
L’administration per os de doses de 0, 1, 3,2 ou 10 mg/kg/jour à des babouins sur une période de 52 semaines a entraîné une diminution initiale de gain de poids, une augmentation de la glycosurie et des substances réductrices et des altérations pathologiques dans le thymus, les ganglions lymphatiques et le pancréas. Le niveau d’effets non observables a été établi à la dose per os de 1 mg/kg/jour.
Des signes apparents de toxicité se sont manifestés chez tous les babouins qui avaient reçu par voie IV pendant 4 semaines des doses de tacrolimus de 0,5, 1 ou 2 mg/kg/jour. Outre une diminution de gain de poids corporel, on a noté que les animaux tendaient à se blottir les uns contre les autres, à être calmes et à somnoler. On a aussi noté des cas d’horripilation. On a dû sacrifier une des 3 femelles recevant la dose de 2 mg/kg en raison d’effets toxiques apparents. On a constaté une élévation de l’azotémie et du potassium sérique chez les animaux qui recevaient des doses de 1 et 2 mg/kg. Dans les échantillons d’urine d’un animal de chaque groupe thérapeutique, on a décelé la présence de glucose et de substances réductrices totales. Des altérations pathologiques ont été observées dans le thymus (atrophie), les ganglions lymphatiques (atrophie), la rate (atrophie) et les îlots pancréatiques (angiectasie des îlots).
Carcinogénicité
Lors des tests du pouvoir mutagène in vitro du médicament sur des bactéries (Salmonella et E. coli) ou des mammifères (cellules de poumon de hamster chinois), on n’a noté aucun signe de génotoxicité. Au cours des tests du pouvoir mutagène in vitro du médicament sur des cellules CHO/HGRPT et des tests du pouvoir clastogène in vivo chez des souris, le tacrolimus n’a entraîné aucune synthèse imprévue d’ADN dans les hépatocytes de rongeurs.
Dans une étude de 80 semaines, on n’a observé aucun signe de tumorigénicité chez les souris qui avaient reçu par voie orale des doses de 0,3, 1,0 et 3,0 mg/kg/jour de tacrolimus. Dans une étude de 104 semaines, on n’a également noté aucun signe de tumorigénicité chez les rats qui avaient reçu par voie orale des doses de 0,2, 0,5, 1,25, 2,5 et 5,0 mg/kg/jour de tacrolimus.
On a évalué le pouvoir cancérogène du FK506 chez la souris et le rat. On a administré à des souris (56/sexe) du FK506 mélangé à leur nourriture, à raison de doses de 0 (témoins), 0 (placebo), 0,3, 1 et 3 mg/kg/jour. L’étude n’a révélé aucun signe de pouvoir tumorigène du FK506. Les signes évidents de toxicité ont pris la forme d’une réduction de gain de poids corporel chez les animaux des deux sexes recevant la dose de 3,0 mg/kg/jour et chez les mâles recevant la dose de 1 mg/kg/jour. Chez les mâles recevant la dose de 3,0 mg/kg/jour, on a noté une réduction de l’efficacité d’assimilation de la nourriture. Une augmentation de la mortalité chez les mâles recevant la dose de 3,0 mg/kg/jour s’est accompagnée de trouvailles pathologiques consistant en une coloration minimale des tissus adipeux et de la fourrure, des signes de dysfonction testiculaire/des épididymes, de la prostate et des vésicules séminales. À la dose de 3,0 mg/kg/jour, les animaux des deux sexes ont également accusé une diminution des îlots de Langerhans et une augmentation de la basophilie et de la cellularité des îlots. Le niveau d’absence d’effets a été établi à la dose de 0,3 mg/kg/jour pour les animaux des deux sexes. De plus, la dose de 1 mg/kg/jour a aussi montré un niveau d’absence d’effets chez les femelles seulement.
On a administré à des rats (55/sexe/groupe) du FK506 mélangé à leur nourriture, à raison de doses de 0 (régime de base), 0 (placebo), 0,2, 0,5 et 1,25 mg/kg/jour. L’étude n’a mis en évidence aucun signe de pouvoir tumorigène du FK506 ni d’effets en lien avec l’administration du FK506 sur les facteurs ayant contribué à la mort. Les signes de toxicité étaient une réduction du gain de poids corporel chez les animaux des deux sexes à la dose de 1,25 mg/kg/jour et chez les mâles à la dose de 0,5 mg/kg/jour. Le palier de dose non toxique dans l’étude était de 0,2 mg/kg/jour chez les mâles et de 0,5 mg/kg/jour chez les femelles.
Dans l’étude complémentaire, on a administré à des rats du FK506 mélangé à leur nourriture, à raison de doses de 0 (placebo) chez 50 animaux de chaque sexe (50/sexe) et de 2,5 mg/kg/jour chez 100 animaux de chaque sexe (100/sexe). En l’absence d’effets nettement toxiques à la fin de la 26e semaine, on a réparti les animaux du groupe FK506 en deux sous-groupes (50/sexe/groupe). Un groupe a reçu une dose de 2,5 mg/kg/jour, alors que la dose de l’autre groupe a été portée à 5,0 mg/kg/jour. Pour les deux paliers de dose, on n’a observé aucun indice de pouvoir tumorigène. Ont été considérés signes de toxicité, les décès reliés à la dose, la diminution du gain de poids corporel et les altérations d’ordre histopathologique; les effets toxiques ont été plus marqués chez les mâles. L’étude n’a par ailleurs pas mis en évidence de dose non toxique.
Toxicité pour la reproduction et le développement
On a évalué la toxicité du tacrolimus pour la reproduction dans le cadre d’études comme suit : segment 1 (rats); segment 2 (rats et lapins) et segment 3 (rats). Le Tableau 32 ci-après fait le résumé de ces études.
Tableau 32: Études de la toxicité pour la reproduction et le développement portant sur le tacrolimus administré par voie orale
| Étude | Dose orale | Constatations principales | |
| (mg / kg / jour) | Géniteurs | Génération F1 | |
| Segment 1, rat | 0,32 | Aucun effet notable | Aucun effet notable |
| 1 | Mise bas incomplète | Aucun effet notable | |
| 3,2 | ↓ du poids corporel et ↓ de la consommation alimentaire ↓ de l’indice de copulation chez les mâles ↑ de l’intervalle entre les copulations Mise bas incomplète ↑ du dioestrus chez la femelle | Une certaine létalité; ↓ des implantations ↑ des pertes post-implantations ↓ de la vitalité embryonnaire/progéniture | |
| Segment 2, rat | 0,32 | Aucun effet notable | Aucun effet notable |
| 1 | Aucun effet notable | ↓ de poids corporel des fœtus | |
| 3,2 | Une certaine létalité; ↓ du poids corporel et ↓ de la consommation alimentaire | ↓ de poids corporel des fœtus ↑ des pertes post-implantations ↓ de la vitalité de la progéniture ↑ des altérations du squelette | |
| Segment 2, lapin | 0,1 | ↓ du poids corporel | Aucun effet notable |
| 0,32 | ↓ du poids corporel Avortements | ↑ des altérations de développement | |
| 1 | ↓ du poids corporel Avortements | ↑ des altérations de développement ↑ des pertes post-implantations ↓ des fœtus viables ↑ des altérations | |
| Segment 3, rat | 0,32, 1 | Aucun effet notable | morphologiques Aucun effet notable |
| 3,2 | ↓ du poids corporel | ↓ du poids corporel |
L’administration du tacrolimus par voie sous-cutanée à des rats mâles à des doses de 2 ou 3 mg/kg/jour (1,6 à 6,4 fois l’intervalle posologique clinique basé sur la surface corporelle) a entraîné une diminution proportionnelle à la dose du nombre de spermatozoïdes.
Toxicologie particulière
On a étudié la toxicité des produits de dégradation du tacrolimus et d’une forme transplantée des excipients pour leur pouvoir antigénique, leurs effets sur la morphologie et la fonction pancréatique et l’irritation locale chez plusieurs espèces. On a évalué sur des souris la toxicité aiguë de produits thermodégradables et photodégradables connus du tacrolimus administré par voie IV, soit un tautomère du tacrolimus, des composés apparentés et un métabolite du tacrolimus. La toxicité aiguë de ces composés n’a pas été supérieure à celle du tacrolimus sous forme de médicament en vrac ou de formulation IV.
Les études sur le pouvoir antigénique n’ont résulté en aucune formation d’anticorps chez la souris, ni réaction cutanée, sensibilisation ou réaction d’hypersensibilité retardée.
Chez le rat, le tacrolimus a entraîné des effets toxiques réversibles et reliés à la dose sur les cellules des îlots pancréatiques, mais aucun effet sur la fonction pancréatique exocrine.
Le pouvoir irritant de la formulation IV du tacrolimus s’est révélé semblable à celui de l’acide acétique à 0,425 %.
- 17. Monographies de référence
- 1. PrPROGRAF®, capsules, 0.5 mg, 1 mg et 5 mg, numéro de contrôle 300193, monographie de produit, Astellas Pharma Canada Inc. (2025-12-17).