


Monographie de produit - Sandoz Mirabegron
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux cliniquement importants |
| Orale | Comprimés à libération prolongée : 50 mg | Oxyde de polyéthylène, Mw 2 000 000, polyéthylène glycol, Mw 8000, hydroxypropylcellulose, butylhydroxytoluène, stéarate de magnésium, hypromellose type 2910, polyéthylène glycol, Mw 6000, oxyde de fer jaune, dioxyde de titane |
INDICATIONS ET UTILISATION CLINIQUE
Sandoz Mirabegron (mirabegron) est indiqué pour le traitement de l’hyperactivité vésicale (HV) se caractérisant par des symptômes d’urgenturie, d’incontinence d’urgence et de fréquence mictionnelle accrue.
Gériatrie (≥ 65 ans) :
Parmi les 5 648 patients qui ont reçu du mirabegron lors des études de phases 2 et 3, 2 029 (35,9 %) étaient âgés de 65 ans ou plus, et 557 (9,9 %) étaient âgés de 75 ans ou plus. Dans l'ensemble, aucune différence n'a été constatée au cours de ces études entre les patients de moins de 65 ans et ceux de 65 ans ou plus quant à l'innocuité ou l'efficacité.
Pédiatrie (< 18 ans) :
L’innocuité et l’efficacité du mirabegron n’ont pas été établies chez les patients pédiatriques.
CONTRE-INDICATIONS
Sandoz mirabegron est contre-indiqué chez :
- les patients présentant une hypertension grave non maîtrisée, définie comme une tension systolique ≥ 180 mmHg ou une tension diastolique ≥ 110 mmHg;
- les femmes enceintes;
- les patients qui présentent une hypersensibilité à ce médicament, ou à l’un ou l’autre des excipients de la préparation ou à un élément de son contenant. Pour obtenir la liste complète des excipients, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Dans une étude d’une durée de 52 semaines sur l’innocuité à long terme, des effets indésirables graves de type néoplasique ont été signalés chez 0,1 %, 1,3 % et 0,5 % des patients recevant le mirabegron à 50 mg, le mirabegron à 100 mg et un témoin actif une fois par jour, respectivement. Des néoplasmes, dont un cancer du sein, un néoplasme malin du poumon et un cancer de la prostate, ont été signalés chez deux patients traités par le mirabegron à 100 mg.
Lors d’une étude clinique menée au Japon, on a rapporté un seul cas de syndrome de Stevens- Johnson qui s’est caractérisé par une augmentation du taux sérique d’ALT et d’AST et de la bilirubine chez un patient ayant reçu le mirabegron à 100 mg ainsi qu’un médicament à base de plantes médicinales (Kyufu Gold) (voir EFFETS INDÉSIRABLES).
Dans une étude d’une durée de 52 semaines sur l’innocuité à long terme, le taux sérique d’ALT/AST a augmenté de plus de 10 fois par rapport au départ chez deux patients (0,3 %) traités par le mirabegron à 50 mg. Ces marqueurs sont par la suite retombés à la valeur de départ pendant que les deux patients poursuivaient leur traitement par le mirabegron (voir EFFETS INDÉSIRABLES).
Appareil cardiovasculaire
Allongement de l’intervalle QTc : Le traitement par le mirabegron a été associé à un allongement dépendant de la dose de l’intervalle QTc qui s’est révélé plus prononcé chez les femmes. À la dose thérapeutique maximale recommandée de 50 mg, la plus grande différence moyenne par rapport au placebo sur le plan de l’intervalle QTc était < 5 ms chez les patients de sexe masculin et féminin en bonne santé à l’état d’équilibre (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie, Électrophysiologie cardiaque et Hémodynamie). Ces observations doivent entrer en ligne de compte lors de la prise de décisions cliniques concernant la prescription de Sandoz Mirabegron à des patients ayant des antécédents avérés d’allongement de l’intervalle QT, de facteurs de risque de torsade de pointes (p. ex., l’hypokaliémie), ou chez les patients qui prennent des médicaments connus pour allonger l’intervalle QT (voir INTERACTIONS MÉDICAMENT-MÉDICAMENT, Médicaments qui provoquent un allongement de l’intervalle QT/QTc).
Tension artérielle : Le mirabegron peut augmenter la tension artérielle. On doit mesurer la tension artérielle au début du traitement, et régulièrement pendant le traitement par Sandoz Mirabegron, surtout chez les patients atteints d’hypertension. Le mirabegron n’a pas été étudié chez les patients présentant une hypertension grave non maîtrisée (tension artérielle systolique ≥ 180 mm Hg et/ou tension artérielle diastolique ≥ 110 mm Hg) et, par conséquent, n’est pas recommandé chez cette population de patients (voir CONTRE-INDICATIONS). Dans une étude menée auprès de volontaires en bonne santé, le mirabegron a été associé à des augmentations proportionnelles à la dose de la tension artérielle systolique/diastolique en position couchée. À la dose maximale recommandée de 50 mg, l’augmentation moyenne maximale de la tension artérielle systolique/diastolique était d’environ 4,0/3,7 mm Hg supérieure à celle du placebo. Chez les patients atteints d’HV lors des essais cliniques, le mirabegron a été associé à une augmentation de la tension artérielle systolique et diastolique d’environ 0,5-1 mm Hg par rapport au placebo. L’augmentation de la tension artérielle systolique et diastolique était réversible dès l’arrêt du traitement (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque et Hémodynamie, Effets sur la fréquence du pouls et la tension artérielle chez des patients souffrant d’HV).
Élévation de la fréquence cardiaque : Le mirabegron est associé à une élévation de la fréquence cardiaque correspondant à une augmentation de la dose (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque et Hémodynamie). Dans une étude menée chez des volontaires en bonne santé, le mirabegron était associé à une élévation de la fréquence cardiaque dépendante de la dose. À la dose maximale recommandée de 50 mg, l’élévation moyenne maximale de la fréquence cardiaque était d’environ 8,5 bpm chez les femmes et de 5,5 bpm chez les hommes à l’état d’équilibre. Lors des essais cliniques, une élévation moyenne de la fréquence cardiaque d’environ 1 bpm par rapport au placebo a été observée chez les patients atteints d’HV qui ont reçu la dose maximale recommandée du mirabegron à 50 mg, cette élévation étant toutefois réversible dès l’arrêt du traitement. En conséquence, il faut faire preuve de prudence lorsque Sandoz Mirabegron est administré à des patients qui présentent des antécédents de cardiopathie ischémique ou de tachyarythmie.
Système endocrinien et métabolisme
CYP2D6 : Étant donné que le mirabegron est un inhibiteur modéré du CYP2D6, l’exposition systémique aux substrats du CYP2D6, comme le métoprolol et la désipramine, augmente lorsqu’ils sont administrés en concomitance avec le mirabegron (≥ 100 mg). La prudence est donc de mise lorsque mirabegron est administré en concomitance avec ces médicaments, car une surveillance appropriée et un ajustement de la posologie pourraient s’avérer nécessaires, surtout pour les médicaments à index thérapeutique étroit qui sont métabolisés par le CYP2D6. La dose de mirabegron ne doit pas dépasser 25 mg lorsqu’il est administré en concomitance avec des médicaments à index thérapeutique étroit, comme la flécaïnide et la propafénone (voir INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Appareil génito-urinaire
Rétention urinaire : Des cas de rétention urinaire ont été rapportés dans le cadre d’études postcommercialisation chez des patients sous mirabegron, chez des patients présentant une obstruction du col vésical (OCV) et chez des patients prenant des médicaments antimuscariniques pour le traitement de l’HV. Le mirabegron doit être administré avec prudence aux patients qui présentent une OCV cliniquement significative. Sandoz Mirabegron doit également être administré avec prudence aux patients prenant des médicaments antimuscariniques pour le traitement de l’HV (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et INTERACTIONS MÉDICAMENTEUSES).
Fonction hépatique/biliaire/pancréatique
Le mirabegron n’a pas été étudié chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh) et, par conséquent, n’est pas recommandé chez cette population de patients (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques).
Chez les patients atteints d’une insuffisance hépatique modérée (classe B de Child-Pugh), la dose quotidienne de mirabegron ne doit pas dépasser 25 mg. Il n’est pas nécessaire d’ajuster la dose chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique).
Immunitaire
On a rapporté un œdème de Quincke atteignant le visage, les lèvres, la langue ou le larynx avec le mirabegron. Dans certains cas, l’œdème de Quincke est apparu après la première dose. Des cas d’œdème de Quincke ont été signalés quelques heures après la première dose ou à la suite de doses multiples. L’œdème de Quincke associé à l’enflure des voies respiratoires supérieures peut mettre en danger la vie du patient. Si la langue, l’hypopharynx ou le larynx sont atteints, cesser promptement l’administration de Sandoz Mirabegron et instaurer un traitement adéquat et/ou les mesures nécessaires pour dégager les voies aériennes (voir Effets indésirables).
Fonction ophtalmologique
Des examens ophtalmologiques doivent être réalisés régulièrement pendant le traitement par Sandoz Mirabegron chez les patients atteints de glaucome. Dans une étude sur des volontaires en bonne santé, l’administration d’une dose de 100 mg de mirabegron par jour n’était pas associée à une élévation de la pression intraoculaire (PIO) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Effet sur la PIO).
Fonction rénale
Le mirabegron n’a pas été étudié chez les patients présentant une néphropathie en phase terminale (CLcr < 15 mL/min ou DFGe < 15 mL/min/1,73 m2 ou les patients qui dépendent de l’hémodialyse) et, par conséquent, n’est pas recommandé chez cette population de patients (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques).
Chez les patients atteints d’une insuffisance rénale grave (CLcr de 15 à 29 mL/min ou DFGe de 15 à 29 mL/min/1,73 m2), la dose quotidienne de mirabegron ne doit pas dépasser 25 mg. Il n’est pas nécessaire d’ajuster la dose chez les patients présentant une insuffisance rénale légère ou modérée (CLcr de 30 à 89 mL/min ou DFGe de 30 à 89 mL/min/1,73 m2) (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance rénale).
Fonction sexuelle/reproduction
Dans des études menées chez l’animal, l’indice de fertilité chez les femelles était de 88 % (soit 2 des 17 animaux étaient infertiles), alors que chez les mâles, on n’a noté aucun effet sur la fertilité à des doses non létales (voir TOXICOLOGIE). Toutefois, en raison de la courte durée de la période de traitement, le risque d’effets sur la fertilité chez les mâles ne peut être exclu (voir TOXICOLOGIE).
Populations particulières
Femmes enceintes : Aucune étude suffisante et bien contrôlée visant à évaluer les effets du mirabegron auprès de femmes enceintes n’a été menée.
Dans des études de toxicité sur le développement embryofœtal chez l’animal, on a noté une incidence accrue de côtes ondulées, d’hypertrophie de l’aorte, de cardiomégalie et de diminution du poids corporel des fœtus. Le mirabegron ne s’est pas montré tératogène (voir TOXICOLOGIE).
Étant donné que les essais précliniques de la toxicité sur la reproduction ne permettent pas toujours de prédire les effets de la toxicité sur la reproduction humaine, on recommande d’éviter d’utiliser Sandoz Mirabegron chez les femmes enceintes (voir CONTRE-INDICATIONS).
Femmes qui allaitent : Le mirabegron est excrété dans le lait des rongeurs et, par conséquent, on prédit qu’il est présent dans le lait humain. Aucune étude n’a été effectuée pour évaluer l’effet du mirabegron sur la production de lait chez l’humain, sa présence dans le lait maternel humain ou ses effets sur un enfant allaité. En raison des risques d’effets indésirables graves chez les nourrissons, Sandoz Mirabegron ne doit pas être administré durant l’allaitement.
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité du mirabegron chez les patients pédiatriques n’ont pas été établies.
Gériatrie (≥ 65 ans) : Dans l’ensemble, aucune différence n'a été constatée au cours de ces études entre les patients de moins de 65 ans et ceux de 65 ans ou plus quant à l'innocuité ou l'efficacité. Parmi les 5 648 patients qui ont reçu le mirabegron lors des phases 2 et 3 de l’étude, 2 029 (35,9 %) étaient âgés de 65 ans ou plus, et 557 (9,9 %) étaient âgés de 75 ans ou plus.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables les plus fréquents (0,2 %) entraînant l’abandon du traitement par le mirabegron à 25 mg ou à 50 mg lors des études 178-CL-046, -047 et -074 étaient les nausées, les céphalées, l’hypertension, la diarrhée, la constipation, les étourdissements et la tachycardie. La fibrillation auriculaire (0,2 %) et le cancer de la prostate (0,1 %) ont été signalés comme effets indésirables graves chez plus d’un patient et à une fréquence supérieure à celle observée dans le groupe placebo.
Dans l’étude 178-CL-049, chez les patients traités par le mirabegron à 50 mg à raison d’une fois par jour, les réactions indésirables ayant motivé l’abandon du traitement signalées chez plus de deux patients et à une fréquence supérieure à celle observée dans le groupe sous témoin actif incluaient : la constipation (0,9 %), les céphalées (0,6 %), les étourdissements (0,5 %), l’hypertension (0,5 %), la sécheresse oculaire (0,4 %), les nausées (0,4 %), la vision trouble (0,4 %) et l’infection des voies urinaires (0,4 %). Les effets indésirables graves signalés chez au moins deux patients et dont la fréquence dépassait celle observée dans le groupe sous témoin actif comprenaient l’accident vasculaire cérébral (0,4 %) et l’arthrose (0,2 %).
Dans l’étude 178-CL-049, des effets indésirables graves de type néoplasique ont été signalés chez 0,1 %, 1,3 % et 0,5 % des patients recevant mirabegron à 50 mg, mirabegron à 100 mg et un témoin actif une fois par jour, respectivement. Des néoplasmes, dont un cancer du sein, un néoplasme malin du poumon et un cancer de la prostate, ont été signalés chez deux patients traités par le mirabegron à 100 mg.
Dans l’étude 178-CL-049, le taux sérique d’ALT/AST a augmenté de plus de 10 fois par rapport au départ chez deux patients (0,3 %) traités par le mirabegron à 50 mg. Ces marqueurs sont par la suite retombés à la valeur de départ pendant que les deux patients poursuivaient leur traitement par le mirabegron.
Lors d’une étude clinique menée au Japon, on a rapporté un seul cas de syndrome de Stevens- Johnson qui s’est caractérisé par une augmentation du taux sérique d’ALT et d’AST et de la bilirubine chez un patient ayant reçu le mirabegron à 100 mg ainsi qu’un médicament à base de plantes médicinales (Kyufu Gold).
Effets indésirables du médicament lors des essais cliniques
Les essais cliniques étant menés dans des conditions très précises, les taux d’effets indésirables observés ne reflètent pas nécessairement les taux observés dans la pratique et ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d'un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Lors de trois études d’une durée de 12 semaines à double insu, contrôlées par placebo, sur l’innocuité et l’efficacité menées chez des patients souffrant d’hyperactivité vésicale (les études 178-CL-046, -047 et -074), l’innocuité du mirabegron a été évaluée chez 2 736 patients [voir PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES, ESSAIS CLINIQUES]. Dans l’étude 178-CL-046, un témoin actif a également été administré. Dans les études combinées (178-CL-046, -047 et -074), 432 patients ont reçu le mirabegron à 25 mg, 1 375 ont reçu le mirabegron à 50 mg et 929 ont reçu le mirabegron à 100 mg une fois par jour. Dans ces études, la majorité des patients étaient de race blanche (94 %) et de sexe féminin (72 %) et la moyenne d’âge était de 59 ans (éventail d’âge de 18 à 95 ans).
Le mirabegron a également été évalué sur le plan de l’innocuité chez 1 632 patients qui ont reçu le mirabegron à 50 mg une fois par jour (n = 812 patients) ou le mirabegron à 100 mg (n = 820 patients) dans le cadre d’une étude d’un an, à répartition aléatoire, à dose fixe, à double insu, contrôlée par médicament actif, sur l’innocuité et menée chez des patients atteints d’hyperactivité vésicale (étude 178-CL-049), dont 731 avaient reçu le mirabegron lors d’une étude précédente d’une durée de 12 semaines. Dans l’étude 178-CL-049, 1 385 patients ont reçu le mirabegron en continu pendant au moins 6 mois, 1 311 patients ont reçu le mirabegron pendant au moins 9 mois et 564 patients ont reçu le mirabegron pendant au moins un an.
Le Tableau 1 dresse la liste des réactions indésirables, tirées de tous les effets indésirables, signalés lors des études de phase 3 [178-CL-046, -047, -074] selon une incidence supérieure à celle du placebo et chez 1 % ou plus des patients traités par le mirabegron à 25 mg ou à 50 mg une fois par jour pendant une période allant jusqu’à 12 semaines. Les réactions indésirables signalées le plus souvent (à une fréquence supérieure à 2 % de patients traités par le mirabegron et supérieure à celle du placebo) étaient l’hypertension, la rhinopharyngite, l’infection des voies urinaires et les céphalées.
Tableau 1 – Effets indésirables observés à une fréquence supérieure à celle observée dans le groupe placebo chez ≥ 1 % des patients souffrant d’HV et traités par le mirabegron lors des essais de phase 3 d’une durée de 12 semaines
| Placebo (%) | Mirabegron à 25 mg (%) | Mirabegron à 50 mg (%) | |
| Nombre de patients | 1 380 | 432 | 1 375 |
| Hypertension* | 7,6 | 11,3 | 7,5 |
| Rhinopharyngite | 2,5 | 3,5 | 3,9 |
| Infection des voies urinaires | 1,8 | 4,2 | 2,9 |
| Céphalées | 3,0 | 2,1 | 3,2 |
| Constipation | 1,4 | 1,6 | 1,6 |
| Infection des voies respiratoires supérieures | 1,7 | 2,1 | 1,5 |
| Arthralgie | 1,1 | 1,6 | 1,3 |
| Diarrhée | 1,3 | 1,2 | 1,5 |
| Tachycardie | 0,6 | 1,6 | 1,2 |
| Douleur abdominale | 0,7 | 1,4 | 0,6 |
| Fatigue | 1,0 | 1,4 | 1,2 |
*Comprend la tension artérielle signalée comme étant supérieure aux valeurs normales, et la tension artérielle supérieure à la valeur de départ signalée principalement chez les patients souffrant d’hypertension au début du traitement.
Le Tableau 2 dresse la liste des taux de réactions indésirables les plus fréquentes, tirées de tous les effets indésirables signalés chez les patients traités par le mirabegron à 50 mg pendant une période allant jusqu’à 52 semaines [178-CL-049]. Les réactions indésirables signalées le plus fréquemment (> 3 % de patients traités par le mirabegron) étaient l’hypertension, l’infection des voies urinaires, les céphalées et la rhinopharyngite.
Tableau 2 : Pourcentage de patients présentant des réactions indésirables, tirées de tous les effets indésirables, signalés chez plus de 2 % de patients traités par le mirabegron à 50 mg une fois par jour lors d’une étude de 52 semaines sur l’innocuité à long terme [178-CL-049]
| Mirabegron à 50 mg (%) | Toltérodine LP à 4 mg (%) | |
| Nombre de patients | 812 | 812 |
| Hypertension | 9,2 | 9,6 |
| Infection des voies urinaires | 5,9 | 6,4 |
| Céphalées | 4,1 | 2,5 |
| Rhinopharyngite | 3,9 | 3,1 |
| Dorsalgie | 2,8 | 1,6 |
| Constipation | 2,8 | 2,7 |
| Sécheresse buccale | 2,8 | 8,6 |
| Étourdissements | 2,7 | 2,6 |
| Sinusite | 2,7 | 1,5 |
| Grippe | 2,6 | 3,4 |
| Arthralgie | 2,1 | 2,0 |
| Cystite | 2,1 | 2,3 |
Effets indésirables du médicament observés lors des essais cliniques, à une moindre fréquence
Parmi les autres effets indésirables signalés chez moins de 1 % de patients souffrant d’HV et traités par le mirabegron lors des trois études de phase 3 à double insu et contrôlées par placebo d’une durée de 12 semaines figurent :
Troubles cardiaques : palpitations, fibrillation auriculaire, élévation de la tension artérielle (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie, Électrophysiologie cardiaque et Hémodynamie)
Troubles oculaires : œdème des paupières, glaucome (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie)
Troubles gastro-intestinaux : dyspepsie, gastrite, distension abdominale Infections et infestations : sinusite, rhinite
Investigations : élévation des taux de GGT, d’AST, d’ALT et de LDH
Troubles musculosquelettiques et des tissus conjonctifs : enflure des articulations Troubles rénaux et urinaires : lithiase rénale, douleur de la vessie
Troubles de l’appareil reproducteur et troubles mammaires : prurit vulvo-vaginal, infection vaginale
Troubles de la peau et des tissus sous-cutanés : urticaire, vascularite leucocytoclastique, éruption cutanée, prurit, purpura, œdème des lèvres
Effets indésirables signalés après la commercialisation
Étant donné que ces effets ont été signalés spontanément partout dans le monde après la commercialisation du médicament, à partir d’une population de taille inconnue, il est impossible de déterminer avec précision la fréquence des effets et le lien de causalité entre le mirabegron et ces effets.
Les effets suivants ont été signalés en lien avec l’utilisation du mirabegron depuis sa commercialisation à l’échelle mondiale :
Troubles gastro-intestinaux : constipation, diarrhée, nausées
Troubles du système nerveux : étourdissements, céphalées
Troubles rénaux et urinaires : rétention urinaire (voir MISES EN GARDE ET PRÉCAUTIONS)
Troubles de la peau et des tissus sous-cutanés : œdème de Quincke atteignant le visage, les lèvres, la langue, ou le larynx avec ou sans symptômes respiratoires (voir Mises en garde et précautions); prurit
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Des études sur les interactions médicamenteuses ont été menées afin d’évaluer l’effet des médicaments administrés conjointement sur la pharmacocinétique du mirabegron et l’effet du mirabegron sur la pharmacocinétique des médicaments administrés conjointement (p. ex., kétoconazole, rifampine, solifénacine, tamsulosine et les contraceptifs oraux) (voir Interactions médicament-médicament). Il n’est pas nécessaire d’ajuster la dose lorsque ces médicaments sont administrés en concomitance avec le mirabegron.
Chez des patients en bonne santé qui, en raison de leur génotype, métabolisent lentement les substrats du CYP2D6 (utilisés comme remplacement pour les inhibiteurs du CYP2D6), la Cmax et l’ASCinf moyennes d’une dose unique de 160 mg d’une préparation orale de mirabegron à libération immédiate étaient de 14 % et de 19 % plus élevées que celles observées chez des métaboliseurs rapides, ce qui indique que le polymorphisme génétique du CYP2D6 n’a qu’une incidence minimale sur l’exposition plasmatique moyenne au mirabegron. L’interaction du mirabegron avec un inhibiteur connu du CYP2D6 n’est pas prévue et n’a pas été étudiée. Il n’y a pas lieu d’ajuster la dose de Sandoz Mirabegron lorsqu’il est administré avec des inhibiteurs du CYP2D6 ou chez des patients qui métabolisent lentement le CYP2D6. L’administration du mirabegron (dose unique de 100 mg) conjointement avec le puissant inhibiteur du CYP3A4 et de la P-gp connu sous le nom de kétoconazole (400 mg par jour) chez des volontaires en bonne santé a donné lieu à une exposition élevée au mirabegron (45 % plus élevée de la Cmax et 81 % plus élevée de l’ASCtau). La co-administration de rifampine (600 mg/jour), un puissant inducteur du CYP3A et de la P-gp, a entraîné une diminution de 35 % de la Cmax et une diminution de 44 % de l’ASCinf par rapport au mirabegron (100 mg/jour). Il n’est pas nécessaire d’ajuster la dose de Sandoz Mirabegron lorsqu’il est administré conjointement avec le kétoconazole, la rifampine ou d’autres modulateurs du CYP3A ou de la P-gp.
Médicaments métabolisés par le CYP2D6
Le mirabegron est un inhibiteur modéré du CYP2D6. Des doses quotidiennes multiples de 160 mg de mirabegron (administré en tant que préparation à libération immédiate) ont donné lieu à une augmentation de 90 % de la Cmax et à une augmentation de 229 % de l’ASCinf d’une seule dose de 100 mg du substrat du CYP2D6 connu sous le nom de métoprolol. Des doses quotidiennes multiples de 100 mg de mirabegron ont donné lieu à une augmentation de 79 % de la Cmax et à une augmentation de 241 % de l’ASCinf d’une seule dose de 50 mg du substrat du CYP2D6 connu sous le nom de désipramine. La prudence est de mise lors de l’administration de Sandoz Mirabegron conjointement avec cette classe de médicaments, car une surveillance appropriée et un ajustement de la posologie pourraient s’avérer nécessaires. La dose du mirabegron ne doit pas dépasser 25 mg lorsqu’il est co-administré avec des substrats du CYP2D6 à index thérapeutique étroit, comme la flécaïnide et la propafénone (voir MISES EN GARDE ET PRÉCAUTIONS).
Digoxine
Le mirabegron est un inhibiteur faible de la P-gp. Des doses multiples de 100 mg de mirabegron une fois par jour ont entraîné une augmentation de 29 % de la Cmax d’une seule dose de 0,25 mg de digoxine, alors que l’ASCdern a augmenté de 27 %. Chez les patients qui amorcent un traitement associant le mirabegron et la digoxine, la dose la plus faible de digoxine doit être prescrite initialement. La concentration sérique de digoxine doit être surveillée et utilisée pour l’ajustement de la dose de digoxine afin d’obtenir l’effet clinique désiré. La possibilité que le mirabegron agisse comme inhibiteur de la P-gp doit être prise en considération lorsque le mirabegron est combiné à des substrats sensibles de la P-gp, comme par exemple le dabigatran.
Warfarine
La Cmax moyenne de la S- et la R-warfarine a augmenté d’environ 4 %, et l’ASC d’environ 9 %, lorsqu’elle est administrée en dose unique de 25 mg à la suite de doses multiples de 100 mg de mirabegron. Après l’administration d’une dose unique de 25 mg de warfarine, le mirabegron n’a eu aucun effet sur les paramètres pharmacodynamiques de la warfarine, tels que le rapport international normalisé (RIN) et le temps de prothrombine. Toutefois, l’effet du mirabegron sur des doses multiples de warfarine et sur les paramètres pharmacodynamiques de la warfarine tels que le RIN et le temps de prothrombine n’a pas encore fait l’objet d’une évaluation approfondie.
Interactions médicament-médicament
Études in vitro
L’effet des autres médicaments sur le mirabegron : Le mirabegron est transporté et métabolisé au moyen de multiples voies. Le mirabegron est un substrat du CYP3A4, du CYP2D6, de la butyrylcholinestérase, de l’UGT, du transporteur d’efflux glycoprotéine P (P-gp), du polypeptide transporteur d’anions organiques 1A2 (OATP1A2) et des transporteurs d’influx de cations organiques (OCT) OCT1, OCT2 et OCT3. Les sulfamides hypoglycémiants glibenclamide (un substrat du CYP3A4), gliclazide (un substrat du CYP2C9 et du CYP3A4) et tolbutamide (un substrat du CYP2C9) n’ont eu aucun effet sur le métabolisme in vitro du mirabegron.
L’effet du mirabegron sur les autres médicaments : Des études sur le mirabegron au moyen de microsomes hépatiques humains et d’enzymes humaines recombinantes CYP ont montré que le mirabegron est un inhibiteur modéré et dépendant du temps du CYP2D6, et un inhibiteur faible du CYP3A. Le mirabegron est peu susceptible d’inhiber le métabolisme des médicaments administrés conjointement qui sont métabolisés par les enzymes du cytochrome P450 suivantes : CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 et CYP2E1, car le mirabegron n’a pas inhibé l’activité de ces enzymes à des concentrations cliniquement importantes. Le mirabegron n’a pas stimulé l’activité du CYP1A2 ou du CYP3A. Le mirabegron a inhibé l’activité du transport de médicaments médiée par la P-gp à des concentrations élevées. On prédit que le mirabegron n’inhibera pas de façon cliniquement importante l’activité du transport de médicaments médiée par les OCT. Le mirabegron n’a eu aucun effet sur le métabolisme du glibenclamide ou du tolbutamide.
Études in vivo
L’effet de l’administration concomitante de médicaments sur la pharmacocinétique du mirabegron et l’effet du mirabegron sur la pharmacocinétique de médicaments administrés conjointement ont été étudiés lors des études à dose unique et à doses multiples. La majorité des interactions médicament-médicament a été étudiée au moyen d’une dose de 100 mg du mirabegron, administrée sous forme de comprimé à libération prolongée. Les études sur l’interaction du mirabegron avec le métoprolol et avec la metformine ont été effectuées au moyen d’une préparation orale à libération immédiate de 160 mg.
L’effet du kétoconazole, de la rifampicine, de la solifénacine, de la tamsulosine et de la metformine sur l’exposition systémique du mirabegron est présenté à la Figure 1.
L’effet du mirabegron sur le métoprolol, la désipramine, les contraceptifs oraux combinés-COC (éthinyloestradiol-EE, lévonorgestrel-LNG), la solifénacine, la digoxine, la warfarine, la tamsulosine et la metformine est présenté à la Figure 2.
Dans ces études, la plus grande augmentation de l’exposition systémique du mirabegron a été observée lors de l’étude sur les IMM du kétoconazole. En tant qu’inhibiteur puissant du CYP3A4, le kétoconazole a augmenté la Cmax du mirabegron de 45 % et l’ASC du mirabegron de 80 % à la suite de l’administration de doses multiples de 400 mg de kétoconazole pendant 9 jours avant l’administration d’une dose unique de 100 mg de mirabegron chez 23 sujets de sexe masculin et féminin en bonne santé.
En tant qu’inhibiteur modéré du CYP2D6, le mirabegron a augmenté l’exposition systémique au métoprolol et à la désipramine :
Le mirabegron a augmenté la Cmax du métoprolol de 90 % et l’ASC du métoprolol de 229
% après l’administration de doses multiples de 160 mg de comprimés de mirabegron à libération immédiate une fois par jour pendant 5 jours, et d’une seule dose d’un comprimé de 100 mg de métoprolol chez 12 sujets de sexe masculin en bonne santé, lorsque ces comprimés ont été administrés avant ou en concomitance avec le mirabegron.
- Le mirabegron a augmenté la Cmax de la désipramine de 79 % et l’ASC de la désipramine de 241 % après l’administration de doses multiples de 100 mg de mirabegron une fois par jour pendant 18 jours, et d’une seule dose de 50 mg de désipramine chez 28 sujets de sexe masculin et féminin en bonne santé lorsqu’elles ont été administrées avant ou en concomitance avec le mirabegron.
La dose de mirabegron ne doit pas dépasser 25 mg lorsqu’il est administré conjointement avec des médicaments à index thérapeutique étroit qui sont métabolisés par le CYP2D6, comme la flécaïnide et la propafénone.
Figure 1 : Effet de médicaments administrés conjointement sur l’exposition du mirabegron et recommandation posologique
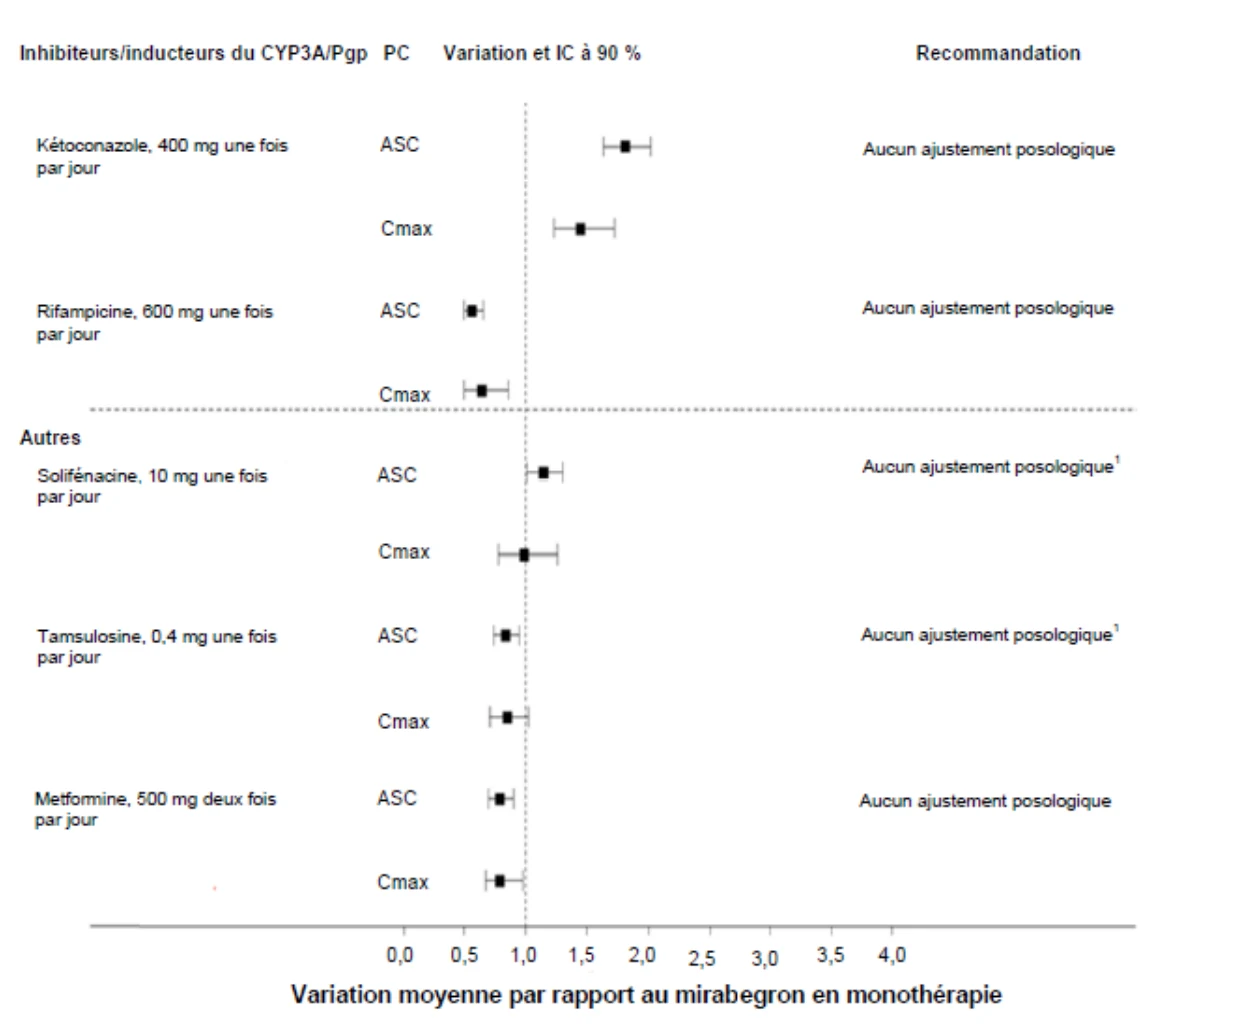
(1) Bien qu’aucun ajustement posologique ne soit recommandé en cas d’administration concomitante avec la solifénacine ou la tamsulosine en raison de l’absence d’interactions pharmaceutiques, Sandoz Mirabegron doit être administré avec prudence aux patients prenant des médicaments antimuscariniques pour le traitement de l’HV, et aux patients qui présentent une OCV cliniquement significative, à cause du risque de rétention urinaire (voir MISES EN GARDE ET PRÉCAUTIONS)
Figure 2 : Effet du mirabegron sur l’exposition de médicaments administrés conjointement 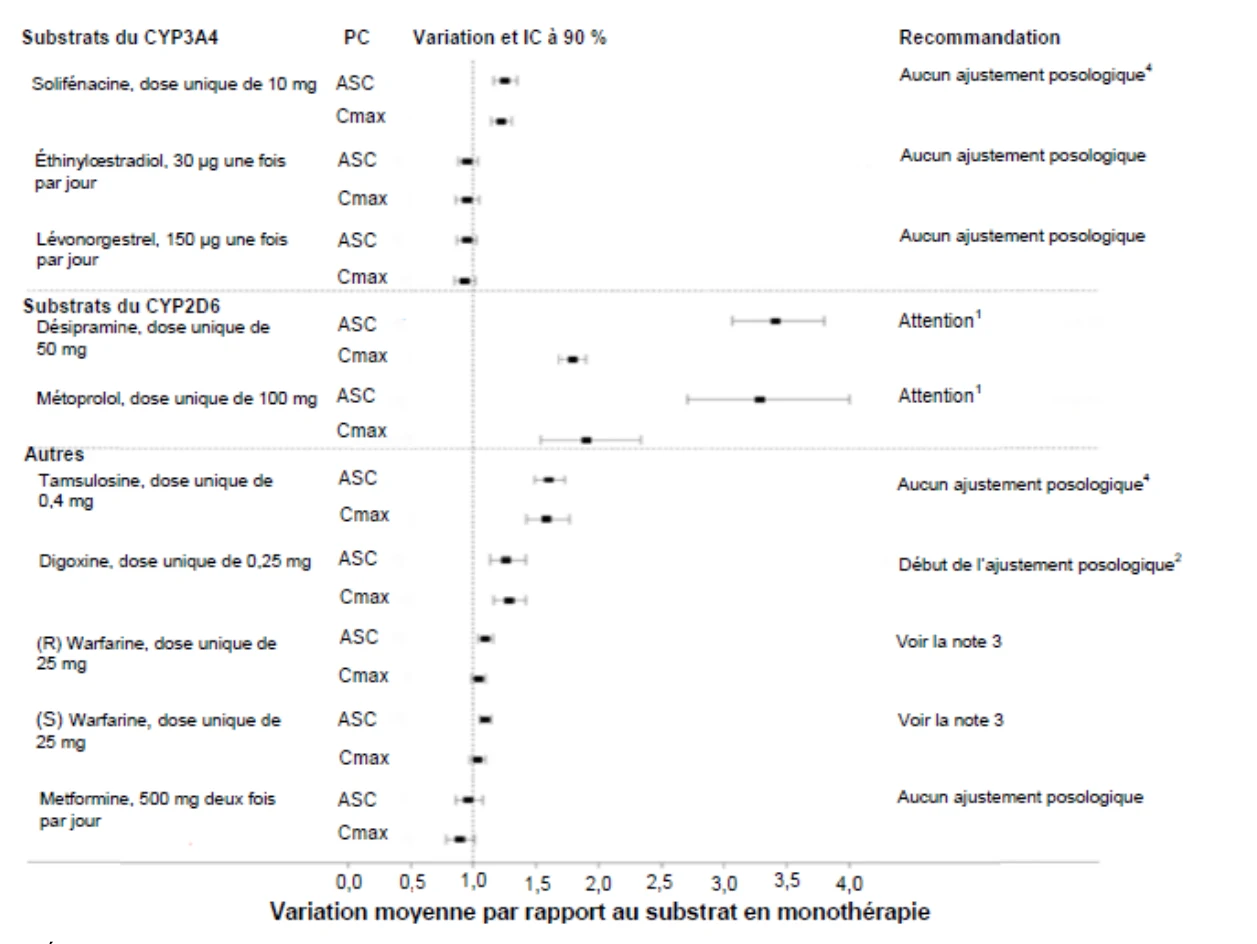
(1) Étant donné que le mirabegron est un inhibiteur modéré du CYP2D6, l’exposition systémique aux substrats du CYP2D6, comme le métoprolol et la désipramine, augmente lorsqu’ils sont administrés conjointement avec le mirabegron (≥ 100 mg). La prudence est donc de mise lors de l’administration de Sandoz Mirabegron conjointement avec ces médicaments, car une surveillance appropriée et un ajustement de la posologie pourraient s’avérer nécessaires. La dose de mirabegron ne doit pas dépasser 25 mg lorsqu’il est administré conjointement avec des médicaments à index thérapeutique étroit, comme la flécaïnide et la propafénone (voir MISES EN GARDE ET PRÉCAUTIONS; INTERACTIONS MÉDICAMENTEUSES, Aperçu; et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
(2) Chez les patients qui amorcent un traitement associant le mirabegron et la digoxine, la dose la plus faible de digoxine doit être prescrite initialement. La concentration sérique de digoxine doit être surveillée et utilisée pour l’ajustement de la dose de digoxine afin d’obtenir l’effet clinique désiré (voir INTERACTIONS MÉDICAMENTEUSES, Aperçu).
(3) La warfarine a été administrée en une dose unique de 25 mg du racémate (un mélange de la R-warfarine et la S-warfarine). Selon cette étude à dose unique, le mirabegron n’a eu aucun effet sur les paramètres pharmacodynamiques de la warfarine, tels que le RIN et le temps de prothrombine. Toutefois, l’effet du mirabegron sur des doses multiples de warfarine et sur les paramètres pharmacodynamiques de la warfarine, tels que le RIN et le temps de prothrombine, n’a pas encore fait l’objet d’une évaluation approfondie (voir INTERACTIONS MÉDICAMENTEUSES, Aperçu).
(4) Bien qu’aucun ajustement posologique ne soit recommandé en cas d’administration concomitante avec la solifénacine ou la tamsulosine en raison de l’absence d’interactions pharmacocinétiques, Sandoz Mirabegron doit être administré avec prudence aux patients prenant des médicaments antimuscariniques pour le traitement de l’HV, et aux patients qui présentent une OCV, à cause du risque de rétention urinaire (voir MISES EN GARDE ET PRÉCAUTIONS).
Médicaments qui élèvent la fréquence cardiaque ou la tension artérielle
La prudence s’impose lorsque Sandoz Mirabegron est administré conjointement avec d’autres médicaments qui élèvent également la fréquence cardiaque et/ou la tension artérielle (p. ex., les médicaments sympathomimétiques ou anticholinergiques). Voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque et Hémodynamie.
Médicaments qui provoquent un allongement de l’intervalle QT/QTc
La prudence s’impose lorsque Sandoz Mirabegron est administré conjointement avec d’autres médicaments qui provoquent également un allongement de l’intervalle QTc, y compris les suivants, sans toutefois s’y limiter : les antiarythmiques de classe IA, IC et III; les antipsychotiques (p. ex., la chlorpromazine, le pimozide, l’halopéridol, le dropéridol, la ziprasidone); les antidépresseurs (p. ex., la fluoxétine, le citalopram, la venlafaxine), les antidépresseurs tricycliques/tétracycliques (p. ex., l’amitriptyline, l’imipramine, la maprotiline); les opioïdes (p. ex., la méthadone); les antibiotiques macrolides et leurs analogues (p. ex., l’érythromycine, la clarithromycine, la télithromycine, le tacrolimus); les antibiotiques quinolones (p. ex., la moxifloxacine, la lévofloxacine, la ciprofloxacine); les antipaludiques (p. ex., la quinine, la chloroquine); les azoles antifongiques (p. ex., le kétoconazole, le fluconazole, le voriconazole); la dompéridone; les antagonistes du récepteur 5-hydroxytryptamine (5-HT)3 (p. ex., le dolasétron, l’ondansétron); les inhibiteurs de la tyrosinekinase (p. ex., le sunitinib, le nilotinib, le lapatinib); les inhibiteurs des histones-désacétylases (p. ex., le vorinostat); les agonistes du récepteur bêta 2-adrénergique (p. ex., le salmétérol, le formotérol). Voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque et Hémodynamie.
Interactions médicament-aliment
Le mirabegron a montré une diminution de son exposition plasmatique par rapport à la consommation d’aliments qui dépendait du type de repas consommé (à faible ou à riche teneur en matières grasses). L’administration d’un comprimé de 50 mg conjointement avec un repas à riche teneur en matières grasses a réduit la Cmax et l’ASCinf du mirabegron de 45 % et 17 %, respectivement. Un repas à faible teneur en matières grasses a réduit la Cmax et l’ASCinf du mirabegron de 75 % et 51 %, respectivement. L’innocuité et l’efficacité du mirabegron ont été observées lors de son administration au cours des études de phase 3 soit avec ou sans nourriture. Sandoz Mirabegron peut donc être pris avec ou sans nourriture à la dose recommandée (voir POSOLOGIE ET ADMINISTRATION, Dose recommandée et ajustement posologique).
Interactions médicament-herbe médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été établies.
Effets du médicament sur les analyses de laboratoire
À la dose thérapeutique proposée de 50 mg, le mirabegron est peu susceptible d’avoir une incidence sur la détermination du taux de protéines dans l’urine humaine. Une étude a évalué l’effet du mirabegron et de deux principaux métabolites sur l’analyse qualitative (par bandelette réactive pour les protéines) et quantitative des protéines dans l’urine humaine. À des concentrations d’urine de 0,1 mg/mL ou plus, le mirabegron a interféré avec l’analyse de bandelettes réactives aux protéines, en fonction du réactif utilisé et du système de lecture. L’ajout des deux principaux métabolites dans l’urine a montré des résultats comparables à l’ajout du mirabegron uniquement dans 4 sur 5 des bandelettes analysées. Le mirabegron et les deux principaux métabolites dans l’urine peuvent renforcer la détection sur la bandelette d’un échantillon d’urine contenant 50 mg/dL d’albumine. Le mirabegron et les deux principaux métabolites n’ont pas interféré avec une analyse quantitative des protéines dans l’urine. Si un résultat inattendu est obtenu lors d’une analyse par bandelette, il est recommandé de répéter l’analyse au moyen d’un essai quantitatif des protéines.
POSOLOGIE ET ADMINISTRATION
Remarque : Sandoz Mirabegron est uniquement disponible en comprimés de 50 mg.
Considérations posologiques
Il n’est pas nécessaire d’ajuster la posologie chez les patients âgés. L’âge des patients n’exerce pas d’influence significative sur la pharmacocinétique du mirabegron (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Sandoz Mirabegron n’est pas recommandé chez les patients atteints d’une insuffisance rénale terminale (IRT) ou d’une insuffisance hépatique grave (classe C de Child-Pugh) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques). Pour les patients atteints d’une insuffisance rénale grave ou d’une insuffisance hépatique modérée, voir Dose recommandée et ajustement posologique).
Sandoz Mirabegron n’est pas recommandé pendant la grossesse (voir CONTRE-INDICATIONS).
Dose recommandée et ajustement posologique
La dose initiale recommandée et la dose thérapeutique habituelle de mirabegron est de 25 mg, administrée une fois par jour, avec ou sans nourriture. Selon l’efficacité et la tolérabilité pour chaque patient, la dose peut être portée à une dose maximale recommandée de 50 mg, une fois par jour, avec ou sans nourriture. Mirabegron à 25 mg est efficace dans les 8 semaines suivant la dose initiale (voir ESSAIS CLINIQUES).
La dose maximale recommandée de 50 mg, une fois par jour, ne doit pas être dépassée en raison des élévations de la biodisponibilité supérieures à la valeur proportionnelle à la dose (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Absorption), et d’une augmentation éventuelle du risque des effets indésirables, graves ou autres (voir EFFETS INDÉSIRABLES).
La dose de mirabegron ne doit pas dépasser 25 mg, une fois par jour, avec ou sans nourriture chez les populations suivantes :
Patients atteints d’une insuffisance rénale grave (CLcr de 15 à 29 mL/min ou DFGe de 15
à 29 mL/min/1,73 m2) (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance rénale).
Patients atteints d’une insuffisance hépatique modérée (classe B de Child-Pugh) (voir
MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique).
- Patients prenant des médicaments métabolisés par le CYP2D6 à index thérapeutique étroit, comme la flécaïnide et la propafénone (voir MISES EN GARDE ET PRÉCAUTIONS, Endocrinien et métabolisme; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Remarque : Sandoz Mirabegron est uniquement disponible en comprimés de 50 mg.
Sandoz Mirabegron n’est pas recommandé chez les patients atteints d’une insuffisance rénale terminale (IRT) ou d’une insuffisance hépatique grave (classe C de Child-Pugh) (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal et Hépatique/biliaire/pancréatique et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance rénale et Insuffisance hépatique).
Dose oubliée
Si une dose est oubliée, le prochain comprimé doit être pris comme prévu. Les doses ne doivent pas être doublées pour compenser une dose oubliée.
Administration
Sandoz Mirabegron doit être pris une fois par jour, avec ou sans nourriture. Il doit être avalé entier avec de l’eau, et ne doit pas être mâché, divisé ni broyé.
SURDOSAGE
Le mirabegron a été administré à des volontaires en bonne santé à des doses uniques allant jusqu’à 400 mg. À cette dose, les effets indésirables signalés incluaient des palpitations (chez un sujet sur six) et une accélération de la fréquence du pouls excédant 100 bpm (chez trois sujets sur six). Des doses multiples de mirabegron allant jusqu’à 300 mg par jour administrées à des volontaires en bonne santé pendant dix jours ont entraîné une accélération de la fréquence du pouls et une augmentation de la tension artérielle systolique. En cas de surdosage, il convient d’instaurer un traitement symptomatique et de soutien. En cas de surdosage, il est recommandé de surveiller la fréquence du pouls, la tension artérielle et l’ECG.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le mirabegron est un agoniste puissant et sélectif du récepteur bêta 3-adrénergique. Le mirabegron a entraîné le relâchement des muscles lisses de la vessie dans des tissus isolés de rats et d’humains, l’élévation de concentrations de l’AMPc dans les tissus vésicaux de rats et un effet relaxant sur des modèles fonctionnels des muscles de la vessie urinaire de rats. Dans des études in vitro, le mirabegron a démontré une activité intrinsèque faible à l'égard des récepteurs humains clonés bêta 1- et bêta 2-adrénergiques. Toutefois, l’administration orale de fortes doses de mirabegron à des animaux laisse présager un risque d’activation croisée avec le récepteur bêta 1-adrénergique.
Le mirabegron a augmenté le volume mictionnel moyen et a diminué la fréquence des contractions vésicales qui n’entraînent pas de miction, sans avoir aucun effet sur la pression mictionnelle ni sur le volume d’urine résiduel dans des modèles d’hyperactivité vésicale chez des rats. Dans un modèle de singe, le mirabegron a entraîné une diminution de la fréquence mictionnelle. Ces résultats indiquent que le mirabegron augmente la capacité de stocker l’urine en stimulant les récepteurs bêta 3-adrénergiques dans la vessie. Des études sur des modèles animaux ont démontré que le mirabegron augmente la capacité vésicale.
La phase de remplissage de la vessie lors de laquelle l’urine s’accumule dans la vessie se caractérise par la prédominance de la stimulation des nerfs sympathiques. La noradrénaline est libérée au niveau des terminaisons nerveuses, ce qui provoque principalement l’activation des récepteurs bêta adrénergiques dans la musculature vésicale, et ensuite le relâchement des muscles lisses de la vessie.
Lors de la phase mictionnelle, la vessie est régulée principalement par le système nerveux parasympathique. L’acétylcholine, qui est libérée des terminaisons des nerfs pelviens, stimule les récepteurs cholinergiques M2 et M3, y compris la contraction vésicale. L’activation de la voie M2 inhibe également l’élévation de la concentration de l’AMPc provoquée par le récepteur bêta 3-adrénergique. La stimulation du récepteur bêta 3-andrénergique n’interférerait donc pas avec la miction. Cela a été confirmé dans le cas de rats présentant une obstruction partielle de l’urètre, chez lesquels le mirabegron a diminué la fréquence des contractions qui n’entraînent pas de miction sans avoir aucun effet sur le volume mictionnel moyen, sur la pression mictionnelle ni sur le volume d’urine résiduel.
Pharmacodynamie
Urodynamie
Les effets du mirabegron sur le débit maximal et sur la pression du détrusor au débit maximal ont été évalués lors d’une étude sur l’urodynamie menée chez 200 patients de sexe masculin souffrant des symptômes du bas appareil urinaire (SBAU) et d’obstruction du col vésical (OCV). L’administration du mirabegron à des doses de 50 mg et à une dose sus-thérapeutique de 100 mg une fois par jour pendant douze semaines n’avait aucune incidence sur le débit maximal ni sur la pression du détrusor au débit maximal (voir MISES EN GARDE ET PRÉCAUTIONS).
Une rétention urinaire a cependant été signalée dans le cadre de l’expérience postcommercialisation chez les patients traités par le mirabegron, chez les patients présentant une obstruction du col vésical (OCV) et chez les patients prenant des médicaments antimuscariniques pour le traitement de l’HV. Le mirabegron doit être administré avec prudence aux patients qui présentent une OCV cliniquement significative.
Électrophysiologie cardiaque et hémodynamie
Une étude d’évaluation ECG de type parallèle et croisé, à répartition aléatoire, à double insu, contrôlée par placebo et par médicament actif a été menée chez des sujets en bonne santé (n = 164 de sexe masculin et 153 de sexe féminin) pour évaluer l’effet de doses répétées orales du mirabegron à la dose maximale recommandée (soit de 50 mg une fois par jour) et à deux doses sus-thérapeutiques (de 100 et 200 mg une fois par jour) sur les paramètres de l’intervalle ECG. Les deux doses sus-thérapeutiques de 100 mg et de 200 mg représentent une exposition de la Cmax d’environ 2,9 et 8,4 fois plus élevée que celle de la dose maximale recommandée de 50 mg, respectivement. Des ECG ont été enregistrés à 18 intervalles de mesure au début du traitement et après 10 jours. Chaque niveau de dose du mirabegron était évalué dans des groupes de traitement séparés, chacun comprenant un groupe contrôlé par placebo (de type parallèle et croisé).
Les différences moyennes maximales par rapport au placebo sur l’intervalle QTcI (correction individuelle de la fréquence cardiaque) chez les sous-groupes de patients de sexe masculin et féminin étaient les suivantes :
Variation moyenne par rapport au départ de l’intervalle QTcI au jour 10, ajustée en fonction du placebo, avec intervalle de confiance à 90 %
| Dose | Sous-groupe de sexe féminin | Sous-groupe de sexe masculin | ||
| ∆∆QTc (ms) | Temps (h) | ∆∆QTc (ms) | Temps (h) | |
| 50 mg | 4,5 (2,2, 6,8) | 3,5 | 3,0 (0,9, 5,0) | 4 |
| 100 mg | 7,7 (5,7, 9,7) | 4 | 4,6 (2,8, 6,5) | 4 |
| 200 mg | 10,4 (7,4, 13,4) | 5 | 7,3 (5,2, 9,4) | 4 |
Un allongement de la durée du QRS dépendant de la dose a également été observé. La différence moyenne maximale par rapport au placebo était de 0,6 ms (IC à 90 % de 0,3, 0,9) à la dose de 50 mg, de 1,7 ms (IC à 90 % de 1,3, 2,1) à la dose de 100 mg, et de 4,2 ms (IC à 90 % de 3,6, 4,8) à la dose de 200 mg chez tous les sujets en général.
Le mirabegron a entraîné une élévation de la fréquence cardiaque sur l’ECG de manière proportionnelle à la dose pour l’éventail posologique examiné, allant de 50 mg jusqu’à 200 mg (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire; INTERACTIONS MÉDICAMENTEUSES). Les différences moyennes maximales sur le plan de la fréquence cardiaque par rapport au placebo chez les sous-groupes de patients de sexe masculin et féminin étaient comme suit :
Variation moyenne par rapport au départ de la fréquence cardiaque (bpm) au jour 10, ajustée en fonction du placebo, avec intervalle de confiance à 90 %
| Dose | Sous-groupe de sexe féminin | Sous-groupe de sexe masculin | ||
| ∆∆FC (bpm) | Temps (h) | ∆∆FC (bpm) | Temps (h) | |
| 50 mg | 8,5 (6,3, 10,8) | 5 | 5,5 (4,3, 6,7) | 4,5 |
| 100 mg | 13,6 (11,0, 16,2) | 4 | 10,9 (8,7, 13,1) | 8 |
| 200 mg | 20,2 (18,3, 22,2) | 5 | 14,4 (12,3, 16,5) | 5 |
La tension artérielle a été évaluée avant l’administration de la dose et à 3, 6, 9, et 24 heures après la dose au jour 9. Le mirabegron était associé à une élévation dépendante de la dose de la tension artérielle systolique et diastolique (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Variation moyenne par rapport au départ de la tension artérielle systolique (ΔΔTAS) et de la tension artérielle diastolique (ΔΔTAD) au jour 9, ajustée en fonction du placebo, avec intervalle de confiance à 90 % :
| Dose | ∆∆TAS (mmHg) | Temps (h) | ∆∆TAD (mmHg) | Temps (h) |
| 50 mg | 4,0 (1,6, 6,4) | 6 | 3,7 (1,9, 5,4) | 6 |
| 100 mg | 7,7 (5,6, 9,7) | 3 | 4,8 (3,2, 6,3) | 24 |
| 200 mg | 11,6 (8,9, 14,3) | 3 | 7,1 (5,3, 8,9) | 24 |
Des doses quotidiennes de Sandoz Mirabegron supérieures à 50 mg par jour ne sont pas recommandées (voir POSOLOGIE ET ADMINISTRATION et SURDOSAGE).
Effets sur la fréquence du pouls et la tension artérielle chez des patients atteints d’HV
Lors des trois essais cliniques de phase 3 de 12 semaines à double insu contrôlés par placebo, une augmentation de la différence moyenne par rapport au placebo d’environ 1 bpm à l’égard de la fréquence du pouls et une augmentation d’environ 0,5 - 1 mmHg au niveau de la tension artérielle systolique/diastolique ont été observées chez des patients souffrant d’HV (âge moyen de 59 ans) qui ont reçu le mirabegron à une dose de 50 mg une fois par jour. Les patients ont mesuré leur propre tension artérielle et leur fréquence du pouls le matin, avant la prise de la dose uniquotidienne du mirabegron, et encore une fois dans l’après-midi. Environ 40 – 45 % des patients dans le cadre de ces études prenaient des médicaments antihypertenseurs. Les variations de la fréquence du pouls et de la tension artérielle sont réversibles dès l’arrêt du traitement.
Effet sur la pression intraoculaire (PIO)
L’administration d’une dose de 100 mg de mirabegron une fois par jour n’a pas eu pour effet d’élever la PIO chez des patients en bonne santé après 56 jours de traitement. Lors d’une étude de phase 1 qui évaluait l’effet du mirabegron sur la PIO en utilisant le tonomètre par aplanation de Goldman chez 310 patients en bonne santé, la dose de 100 mg de mirabegron n’était pas inférieure au placebo, quant au principal critère d’évaluation de la différence du traitement, sur le plan de la variation moyenne de la PIO moyenne chez les patients, entre le début de l’étude et le jour 56; la limite supérieure de l’intervalle de confiance bilatéral à 95 % de la différence du traitement entre le mirabegron à 100 mg et le placebo était de 0,3 mm Hg.
Pharmacocinétique
Absorption : Après l’administration orale de mirabegron à des volontaires en bonne santé, le mirabegron atteint les concentrations plasmatiques maximales (Cmax) environ 3,5 heures après avoir été absorbé. Sa biodisponibilité absolue augmente de 29 % à une dose de 25 mg, à 35 % à une dose de 50 mg. La Cmax et l’ASC moyennes augmentent de façon plus que proportionnelle à la dose pour l’éventail posologique. Ce lien est plus manifeste à des doses supérieures à 50 mg. Chez les hommes et les femmes en général, un doublement de la dose de mirabegron, de 50 mg à 100 mg, a augmenté la Cmax et l’ASCtau d’environ 2,9 et 2,6 fois, respectivement, tandis qu’un quadruplement de la dose de mirabegron, de 50 mg à 200 mg, a augmenté la Cmax et l’ASCtau d’environ 8,4 et 6,5 fois. Des concentrations à l’état d’équilibre sont atteintes en moins de sept jours suivant l’administration de mirabegron une fois par jour. Après l’administration uniquotidienne, l’exposition plasmatique du mirabegron à l’état d’équilibre est environ le double de celle observée après l’administration d’une dose unique.
Effet de la prise de nourriture
L’administration d’un comprimé de 50 mg conjointement avec un repas à riche teneur en matières grasses a entraîné une réduction de la Cmax et de l’ASC du mirabegron de 45 % et 17 %, respectivement. Un repas à faible teneur en matières grasses a entraîné une réduction de la Cmax et de l’ASC du mirabegron de 75 % et 51 %, respectivement. L’innocuité et l’efficacité du mirabegron ont été démontrées lors de son administration au cours des études de phase 3 soit avec ou sans nourriture. Sandoz Mirabegron peut donc être pris avec ou sans nourriture à la dose recommandée (voir POSOLOGIE ET ADMINISTRATION).
Distribution : Le mirabegron est largement distribué dans l’organisme. Le volume de distribution à l’état d’équilibre (Vss) est d’environ 1 670 L après l’administration par voie intraveineuse. Le mirabegron est lié (environ 71 %) aux protéines plasmatiques humaines, et démontre une affinité modérée pour l’albumine et l’alpha-1 glycoprotéine acide. Le mirabegron se distribue dans les érythrocytes. Selon une étude in vitro, les concentrations de mirabegron marqué au 14C dans les érythrocytes étaient d’environ deux fois plus élevées que celles dans le plasma.
Métabolisme : Le mirabegron est métabolisé au moyen de multiples voies comprenant la désalkylation, l’oxydation, la glucoronidation (directe) et l’hydrolyse de l’amide. Le mirabegron est le principal composant circulant après l’administration d’une dose unique de mirabegron marqué au 14C. Deux principaux métabolites, qui ont été observés dans le plasma humain, sont des glucuronides de phase 2 qui représentent 16 % et 11 % de l’exposition totale, respectivement. Ces métabolites ne sont pas pharmacologiquement actifs. Bien que des études in vitro suggèrent que le CYP2D6 et le CYP3A4 jouent un rôle dans le métabolisme oxydatif du mirabegron, des résultats in vivo indiquent que ces isoenzymes ne jouent qu’un rôle limité dans l’élimination globale. Chez des patients en bonne santé qui, en raison de leur génotype, métabolisent lentement les substrats du CYP2D6 (utilisés comme remplacement pour les inhibiteurs du CYP2D6), la Cmax et l’ASCinf moyennes d’une dose unique de 160 mg d’une préparation orale de mirabegron à libération immédiate étaient de 14 % et de 19 % plus élevées que celles observées chez des métaboliseurs rapides, respectivement. Des études in vitro et ex vivo ont démontré la participation de la butylcholinestérase, de l’uridine diphospho-glucuronosyltransférases (UGT) et probablement de l’alcool déshydrogénase au métabolisme du mirabegron, en plus du CYP3A4 et du CYP2D6.
Excrétion : La clairance corporelle totale (CLtot) du plasma est d’environ 57 L/h après l’administration par voie intraveineuse. La demi-vie d’élimination terminale (t1/2) est d’environ 50 heures. La clairance rénale (CLR) est d’environ 13 L/h, ce qui correspond à presque 25 % de la CLtot. Le mirabegron est éliminé des reins principalement au moyen de la sécrétion tubulaire active, en plus de la filtration glomérulaire. Le mirabegron est éliminé dans l’urine sous forme inchangée de manière proportionnelle à la dose, allant d’environ 6,0 % après une dose quotidienne de 25 mg jusqu’à 12,2 % après une dose quotidienne de 100 mg. À la suite de l’administration de 160 mg de mirabegron marqué au 14C à des volontaires en bonne santé, environ 55 % de la dose a été récupérée dans l’urine, et 34 % dans les fèces. Le mirabegron sous forme inchangée représentait 45 % de la radioactivité dans l’urine, ce qui indique la présence de métabolites. Le mirabegron sous forme inchangée représentait la majorité de la radioactivité dans les fèces.
Populations particulières et états pathologiques
Pédiatrie : La pharmacocinétique du mirabegron chez les patients pédiatriques n’a pas été évaluée.
Gériatrie : La Cmax et l’ASC du mirabegron et de ses métabolites après de multiples doses orales chez des volontaires âgés (≥ 65 ans) étaient similaires à celles observées chez des volontaires plus jeunes (âgés de 18 à 45 ans).
Sexe : La Cmax et l’ASC du mirabegron étaient d’environ 40 % à 50 % plus élevées chez les femmes que chez les hommes. Après ajustement pour tenir en compte des différences dans le poids corporel, l’exposition systémique du mirabegron est de 20 % à 30 % plus élevée chez les femmes par rapport à celle observée chez les hommes.
Race : La pharmacocinétique du mirabegron était comparable entre les caucasiens et les noirs afro-américains. Une comparaison entre les études montre que l’exposition chez les sujets japonais est plus élevée que celle observée chez les sujets nord-américains. Toutefois, la différence était moindre après que la Cmax et l’ASC avaient été normalisées par rapport à la dose et au poids corporel.
Insuffisance hépatique : Après l’administration d’une dose unique de 100 mg de mirabegron chez des volontaires atteints d’une insuffisance hépatique légère (classe A de Child-Pugh), la Cmax et l’ASC moyennes du mirabegron ont augmenté de 9 % et de 19 % comparativement à des volontaires ayant une fonction hépatique normale. Chez des volontaires atteints d’une insuffisance hépatique modérée (classe B de Child-Pugh), la Cmax et l’ASC moyennes étaient de 175 % et 65 % plus élevées. Le mirabegron n’a pas été étudié chez des patients atteints d’une insuffisance hépatique grave (classe C de Child-Pugh) (voir POSOLOGIE ET ADMINISTRATION, Dose recommandée et ajustement posologique).
Insuffisance rénale : Après l’administration d’une dose unique de 100 mg de mirabegron à des volontaires atteints d’une insuffisance rénale légère (DFGe de 60 à 89 mL/min/1,73 m2, selon l’estimation de l’équation de la modification de la diète en présence de maladie rénale (MDRD), la Cmax et l’ASC moyennes du mirabegron ont augmenté de 6 % et de 31 % comparativement à des volontaires ayant une fonction rénale normale. Chez des volontaires atteints d’une insuffisance rénale modérée (DFGe de 30 à 59 mL/min/1,73 m2), la Cmax et l’ASC ont augmenté de 23 % et de 66 %, respectivement. Chez des patients présentant une insuffisance rénale grave (DFGe de 15 à 29 mL/min/1,73 m2), la Cmax et l’ASC moyennes étaient de 92 % et 118 % plus élevées. Le mirabegron n’a pas été étudié chez des patients atteints d’une insuffisance rénale chronique au stade ultime (CLcr < 15 mL/min ou DFGe < 15 mL/min/1,73 m2 ou des patients soumis à une hémodialyse) (voir POSOLOGIE ET ADMINISTRATION, Dose recommandée et ajustement posologique).
ENTREPOSAGE ET STABILITÉ
Conserver à la température de la pièce (15 °C à 30 °C). Protéger de la lumière.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Les comprimés de Sandoz mirabegron (mirabegron) à libération prolongée sont présentés sous les formes suivantes :
- 50 mg : Comprimé pelliculé biconvexe jaune, de forme ovale, avec « MB50 » gravé d’un côté.
Les comprimés de Sandoz mirabegron (mirabegron) à libération prolongée contiennent les excipients suivants : Oxyde de polyéthylène, Mw 2 000 000, polyéthylène glycol, Mw 8000, hydroxypropylcellulose, butylhydroxytoluène, stéarate de magnésium, hypromellose type 2910, polyéthylène glycol, Mw 6000, oxyde de fer jaune, dioxyde de titane
Les comprimés Sandoz mirabegron (mirabegron) à libération prolongée sont présentés dans des flacons en PE-HD de 30, 100 et 500 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : mirabegron
Nom chimique (IUPAC) : 2-(2-Amino-1,3-thiazol-4-yl)-N-[4-(2-{[(2R)-2-hydroxy-2-phényléthyl]amino}éthyl)phényl]acétamide
Formule moléculaire et masse moléculaire : C21H24N4O2S, 396,51 g/mol
Formule développée : 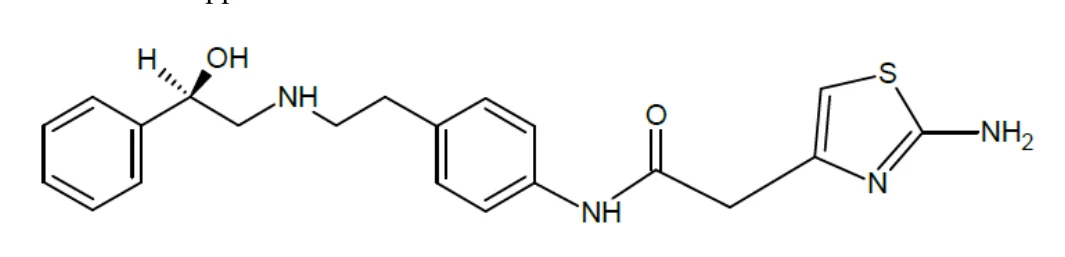
Propriétés physicochimiques : Une poudre blanche ou blanc cassé pratiquement insoluble dans l’eau.
pH d’une solution aqueuse : 8.98 [Déterminé de façon expérimentale]
pKa1 : 8.2*
pKa2: 9.62*
* Expérience interne (titration potentiométrique) : Les valeurs obtenues sont conformes aux données publiées pour le produit de référence (monographie du produit Myrbetriq ; pKa1 : 8, pKa2 : 4,5).
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
50 mg : conditions de jeûne
Une étude comparative de biodisponibilité randomisée, en aveugle, à dose unique, à quatre périodes, à deux traitements, à deux séquences, croisée, répliquée, de Sandoz Mirabegron comprimés à libération prolongée de 50 mg (Sandoz Canada Inc.) et de Myrbetriq® (mirabegron) comprimés à libération prolongée de 50 mg (Astellas Pharma Canada Inc.), administrés en dose unique de 1 x 50 mg, a été menée chez des sujets sains, masculins et féminins (n=44) dans des conditions de jeûne. Les résultats des mesures des données sont résumés dans le tableau ci-dessous.
Mirabegron
(1 x 50 mg)
De données mesurées
Moyenne géométrique Moyenne arithmétique (CV %)
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance de 90% | ||||||||
| ASC72 (ng·h/mL) | 229.204 | 210.633 | 108.82 | 100.12 - 118.27 | ||||||||
| 260.898 (49.23) | 235.509 (49.10) | |||||||||||
| CMAX (ng/mL) | 27.894 | 23.727 | 117.56 | 102.93 - 134.28 | ||||||||
| 33.879 (58.07) | 29.168 (61.17) | |||||||||||
| Tmax§ (h) | 4.0 (1.5 - 8.0) | 4.0 (1.5 - 10.0) | ||||||||||
*Sandoz Mirabegron (mirabegron) 50 mg comprimés à libération prolongée (Sandoz Canada Inc.) †Myrbetriq® (mirabegron) 50 mg comprimés à libération prolongée (Astellas Pharma Canada Inc.) achetés au Canada
§ Représenté sous forme de médiane (intervalle) seulement
50 mg : conditions avec nourriture
Une étude comparative de biodisponibilité randomisée, en aveugle, à dose unique, à quatre périodes, à deux traitements, à deux séquences, croisée, répliquée, de Sandoz Mirabegron comprimés à libération prolongée de 50 mg (Sandoz Canada Inc.) et de Myrbetriq® (mirabegron) comprimés à libération prolongée de 50 mg (Astellas Pharma Canada Inc.), administrés en dose unique de 1 x 50 mg, a été menée chez des sujets sains, masculins et féminins (n=44) avec prise de nourriture. Les résultats des mesures des données sont résumés dans le tableau ci-dessous.
| Mirabegron | ||||
| (1 x 50 mg) | ||||
| De données mesurées | ||||
| Moyenne géométrique | ||||
| Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de |
| confiance de 90% | ||||
ASC72 (ng·h/mL) | 145.798 152.530 (28.2) | 155.184 163.838 (31.9) | 94.0 | |
| 88.3 - 100.0 | ||||
Cmax (ng/mL) | 10.255 11.429 (50.6) | 11.652 13.537 (58.4) | 88.0 | |
| 75.4 - 102.8 | ||||
| Tmax§ (h) | 5.50 (1.50 - 10.02) | 5.51 (1.00 - 12.00) | ||
| *Sandoz Mirabegron (mirabegron) 50 mg comprimés à libération prolongée (Sandoz Canada Inc.) | ||||
| †Myrbetriq® (mirabegron) 50 mg comprimés à libération prolongée (Astellas Pharma Canada Inc.) achetés | ||||
| au Canada | ||||
| § Représenté sous forme de médiane (intervalle) seulement | ||||
Aspect démographique de l’étude et conception de l’essai
Tableau 3 – Résumé des données démographiques des patients des essais cliniques portant sur une indication en particulier
| Étude nº | Méthodologie et durée de l’essai | Posologie, voie d’administration | Nombre de sujets de l’étude randomisés/ ayant terminé l’étude | Âge moyen (tranche) | Sexe % |
| 178-CL-046 | Essai en groupe parallèle, multinational, multicentrique avec une période de préinclusion sous placebo à simple insu de deux semaines, suivie d’une période de traitement à répartition aléatoire à double insu, active et contrôlée par placebo, d’une durée de 12 semaines. | Placebo Voie orale, 1 f.p.j. Mirabegron à 50 mg, voie orale, 1 f.p.j. Mirabegron à 100 mg, voie orale, 1 f.p.j. Toltérodine LP à 4 mg, voie orale, 1 f.p.j. | 497/453 497/440 498/453 495/445 | Moyenne : 59,1 ans Tranche : 18 à 90 ans ≥ 65 ans : 37,0 % ≥ 75 ans : 8,5 % | Femmes : 72,0 % Hommes : 28,0 % |
| 178-CL-047 | Essai en groupe parallèle, multinational, multicentrique avec une période de préinclusion sous placebo à simple insu de deux semaines, suivie d’une période de traitement à répartition aléatoire à double insu, active et contrôlée par placebo, d’une durée de 12 semaines. | Placebo Voie orale, 1 f.p.j. Mirabegron à 50 mg, voie orale, par jour Mirabegron à 100 mg, voie orale, 1 f.p.j. | 454/385 442/383 433/380 | Moyenne : 60,2 ans Tranche : 20 à 95 ans ≥ 65 ans : 39,7 % ≥ 75 ans : 15,1 % | Femmes : 74,8 % Hommes : 25,2 % |
| 178-CL-074 | Essai en groupe parallèle, multinational, multicentrique avec une période de préinclusion sous placebo à simple insu de deux semaines, suivie d’une période de traitement à répartition aléatoire à double insu, active et contrôlée par placebo, d’une durée de 12 semaines. | Placebo Voie orale, 1 f.p.j. Mirabegron à 25 mg, voie orale, 1 f.p.j. Mirabegron à 50 mg, voie orale, 1 f.p.j. | 433/367 433/387 440/386 | Moyenne : 59,1 ans Tranche : 21 à 91 ans ≥ 65 ans : 37,2 % ≥ 75 ans : 9,9 % | Femmes : 68,5 % Hommes : 31,5 % |
| 178-CL-049 | Essai en groupe parallèle, multinational, multicentrique avec une période de préinclusion sous placebo à simple insu de deux semaines, suivie d’une période de traitement à répartition aléatoire à double insu, active et contrôlée par placebo, d’une durée de 12 mois. | Mirabegron à 50 mg, voie orale, 1 f.p.j. Mirabegron à 100 mg, voie orale, 1 f.p.j. Toltérodine LP à 4 mg, voie orale, 1 f.p.j. | 815/629 824/645 813/621 | Moyenne : 59,7 ans Tranche : 21 à 87 ans ≥ 65 ans : 37,3 % ≥ 75 ans : 9,7 % | Femmes : 74,2 % Hommes : 25,8 % |
Le mirabegron a été évalué dans le cadre de trois essais cliniques multicentriques d’une durée de 12 semaines, à répartition aléatoire, contrôlés par placebo, menés en groupes parallèles et à double insu chez des patients atteints d’hyperactivité vésicale se caractérisant par des symptômes d’urgenturie, d’incontinence d’urgence et de fréquence mictionnelle accrue (les études 178-CL- 046, -047 et -074). Selon les critères d’admissibilité, les patients devaient présenter des symptômes d’hyperactivité vésicale pendant au moins 3 mois, au moins 8 mictions par jour et au moins 3 épisodes d’urgenturie, avec ou sans incontinence, au cours d’une période de 3 jours. La majorité des patients étaient de race blanche (94 %) et de sexe féminin (72 %) et la moyenne d’âge était de 59 ans (éventail d’âge de 18 à 95 ans). La population était composée de patients n’ayant jamais reçu de pharmacothérapie antimuscarinique pour l’hyperactivité vésicale (48 %), ainsi que ceux qui avaient reçu une pharmacothérapie antimuscarinique pour l’HV (52 %).
Dans l’étude 178-CL-046, les patients ont été assignés aléatoirement aux groupes recevant un placebo, le mirabegron à 50 mg, le mirabegron à 100 mg ou un témoin actif, une fois par jour. Dans l’étude 178-CL-047, les patients ont été assignés aléatoirement aux groupes recevant un placebo, le mirabegron à 50 mg ou le mirabegron à 100 mg, une fois par jour. Dans l’étude 178- CL-074, les patients ont été assignés aléatoirement aux groupes recevant un placebo, le mirabegron à 25 mg ou le mirabegron à 50 mg, une fois par jour.
Les deux principaux critères d’évaluation de l’efficacité dans les trois essais étaient les suivants : (1) variation, entre le début et la fin du traitement (semaine 12), du nombre moyen d’épisodes d’incontinence par 24 heures et (2) variation, entre le début et la fin du traitement (semaine 12), du nombre moyen de mictions par 24 heures, qui reposaient sur le nombre de mictions enregistré dans un journal pendant trois jours. Les critères secondaires comprenaient la variation, entre le début et la fin du traitement (semaine 12), du volume mictionnel moyen, la variation, entre le début du traitement et la semaine 4, du nombre moyen d’épisodes d’incontinence par 24 heures, la variation, entre le début du traitement et la semaine 4, du nombre moyen de mictions par 24 heures, le niveau moyen d’urgenturie, le nombre moyen d’épisodes d’incontinence d’urgence par 24 heures, le nombre moyen d’épisodes d’urgenturie et des mesures de la qualité de vie.
Résultats des études
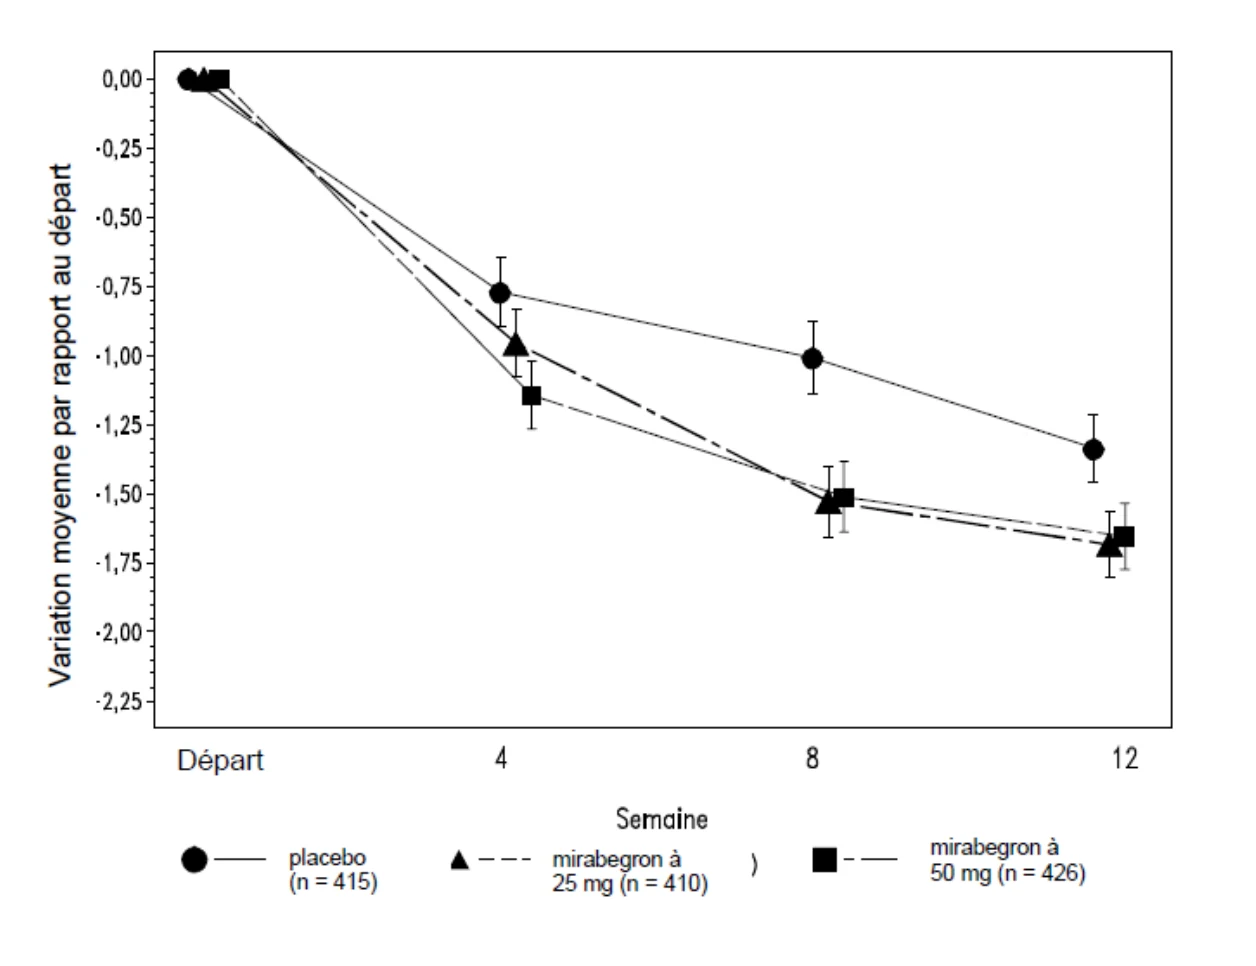
Le mirabegron a démontré des améliorations statistiquement significatives par rapport au placebo quant aux deux critères d’évaluation co-primaires (voir Tableau 4).
Le mirabegron à 25 mg était efficace dans le traitement des symptômes d’HV dans un délai de 8 semaines, et le mirabegron à 50 mg était efficace dans le traitement des symptômes d’HV dans un délai de 4 semaines. L’efficacité des doses de 25 mg et de 50 mg du mirabegron s’est maintenue tout au long de la période de traitement de 12 semaines.
Les Figures 3 à 8 montrent les critères d’évaluation co-primaires, la variation moyenne par rapport au départ au fil du temps en termes de nombre d’épisodes d’incontinence par 24 heures et la variation moyenne par rapport au départ au fil du temps en ce qui concerne le nombre de mictions par 24 heures, dans les études 178-CL-046, -047 et -074.
Tableau 4 – Critères d’évaluation co-primaires et certains critères secondaires d’efficacité à la fin du traitement dans les principales études de phase 3
| Étude 178-CL-046 | Étude 178-CL-047 | Étude 178-CL-074 | ||||||
| Paramètre | Placebo | Mirabegron à 50 mg | Toltérodine LP à 4 mg | Placebo | Mirabegron à 50 mg | Placebo | Mirabegron à 25 mg | Mirabegron à 50 mg |
| Nombre moyen d’épisodes d’incontinence par 24 heures (EAI-I) (critères co-primaires) | ||||||||
| n | 291 | 293 | 300 | 325 | 312 | 262 | 254 | 257 |
| Valeur moyenne de départ | 2,67 | 2,83 | 2,63 | 3,03 | 2,77 | 2,43 | 2,65 | 2,51 |
| Variation moyenne par rapport au départ† | -1,17 | -1,57 | -1,27 | -1,13 | -1,47 | -0,96 | -1,36 | -1,38 |
| Différence moyenne par rapport au placebo† | -- | -0,41 | -0,10 | -- | -0,34 | -- | -0,40 | -0,42 |
| Intervalle de confiance à 95 % | -- | (-0,72, -0,09) | (-0,42, 0,21) | -- | (-0,66, -0,03) | -- | (-0,74, -0,06) | (-0,76, -0,08) |
| Valeur p | -- | 0,003# | 0,11 | -- | 0,026# | -- | 0,005# | 0,001# |
| Nombre moyen de mictions par 24 heures (EAI) (critères co-primaires) | ||||||||
| n | 480 | 473 | 475 | 433 | 425 | 415 | 410 | 426 |
| Valeur moyenne de départ | 11,71 | 11,65 | 11,55 | 11,51 | 11,80 | 11,48 | 11,68 | 11,66 |
| Variation moyenne par rapport au départ† | -1,34 | -1,93 | -1,59 | -1,05 | -1,66 | -1,18 | -1,65 | -1,60 |
| Différence moyenne par rapport au placebo† | -- | -0,60 | -0,25 | -- | -0,61 | -- | -0,47 | -0,42 |
| Intervalle de confiance à 95 % | -- | (-0,90, -0,29) | (-0,55, 0,06) | -- | (-0,98, -0,24) | -- | (-0,82, -0,13) | (-0,76,-0,08) |
| Valeur p | -- | < 0,001# | 0,11 | -- | 0,001# | -- | 0,007# | 0,015# |
| Volume mictionnel moyen (mL) (EAI) (critères secondaires) | ||||||||
| n | 480 | 472 | 475 | 433 | 424 | 415 | 410 | 426 |
| Valeur moyenne de départ | 156,7 | 161,1 | 158,6 | 157,5 | 156,3 | 164,0 | 165,2 | 159,3 |
| Variation moyenne par rapport à la valeur de -départ† | 12,3 | 24,2 | 25,0 | 7,0 | 18,2 | 8,3 | 12,8 | 20,7 |
| Différence moyenne par rapport au placebo† | -- | 11,9 | 12,6 | -- | 11,1 | -- | 4,6 | 12,4 |
| Intervalle de confiance à 95 % | -- | (6,3, 17,4) | (7,1, 18,2) | -- | (4,4, 17,9) | -- | (-1,6, 10,8) | (6,3, 18,6) |
| Valeur p | -- | < 0,001# | < 0,001* | -- | 0,001# | -- | 0,15‡ | < 0,001# |
| Niveau moyen d’urgenturie (EAI) (critères secondaires) | ||||||||
| n | 480 | 472 | 473 | 432 | 425 | 413 | 410 | 426 |
| Valeur moyenne de départ | 2,37 | 2,40 | 2,41 | 2,45 | 2,45 | 2,36 | 2,37 | 2,41 |
| Variation moyenne par rapport au départ† | -0,22 | -0,31 | -0,29 | -0,08 | -0,19 | -0,15 | -0,22 | -0,29 |
| Différence moyenne par rapport au placebo† | -- | -0,09 | -0,07 | -- | -0,11 | -- | -0,07 | -0,14 |
| Intervalle de confiance à 95 % | -- | (-0,17, -0,02) | (-0,15, 0,01) | -- | (-0,18, -0,04) | -- | (-0,15, 0,01) | (-0,22,-0,06) |
| Valeur p | -- | 0,018* | 0,085 | -- | 0,004* | -- | 0,083‡ | < 0,001‡ |
† Moyenne des moindres carrés ajustée en fonction de la valeur de départ, du sexe et de la région géographique. * Supérieur par rapport au placebo de façon statistiquement significative au niveau 0,05 sans correction pour multiplicité.
# Supérieur par rapport au placebo de façon statistiquement significative au niveau 0,05 avec correction pour multiplicité.
‡ Pas supérieur par rapport au placebo de façon statistiquement significative au niveau 0,05 avec correction pour multiplicité.
EAI : Ensemble d’analyse intégral, tous les patients répartis aléatoirement qui ont reçu au moins une dose de médicament lors de l’étude à double insu, qui ont enregistré dans le journal de départ le volume mictionnel, et qui ont enregistré dans le journal le volume d’au moins une miction après le départ.
EAI-I : Sous-groupes de l’EAI qui ont également enregistré dans le journal de départ au moins un épisode d’incontinence.
Khullar et coll., 2013; Nitti et coll., 2012
Figure 3. Variation moyenne (erreur-type) par rapport au départ du nombre moyen d’épisodes d’incontinence par 24 heures – Étude 178-CL-046
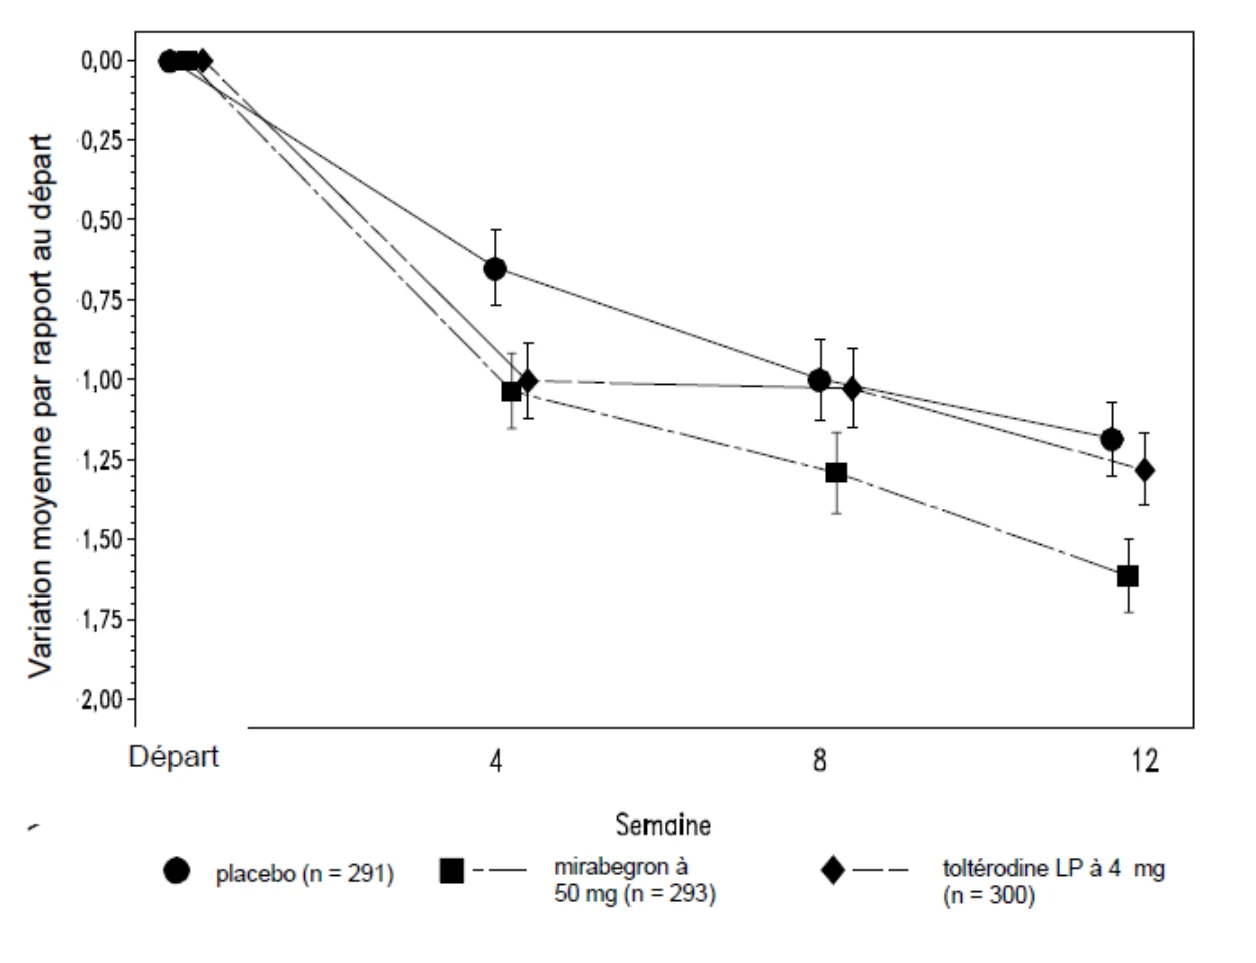
Figure 4. Variation moyenne (erreur-type) par rapport au départ du nombre moyen de mictions par 24 heures – Étude 178-CL-046
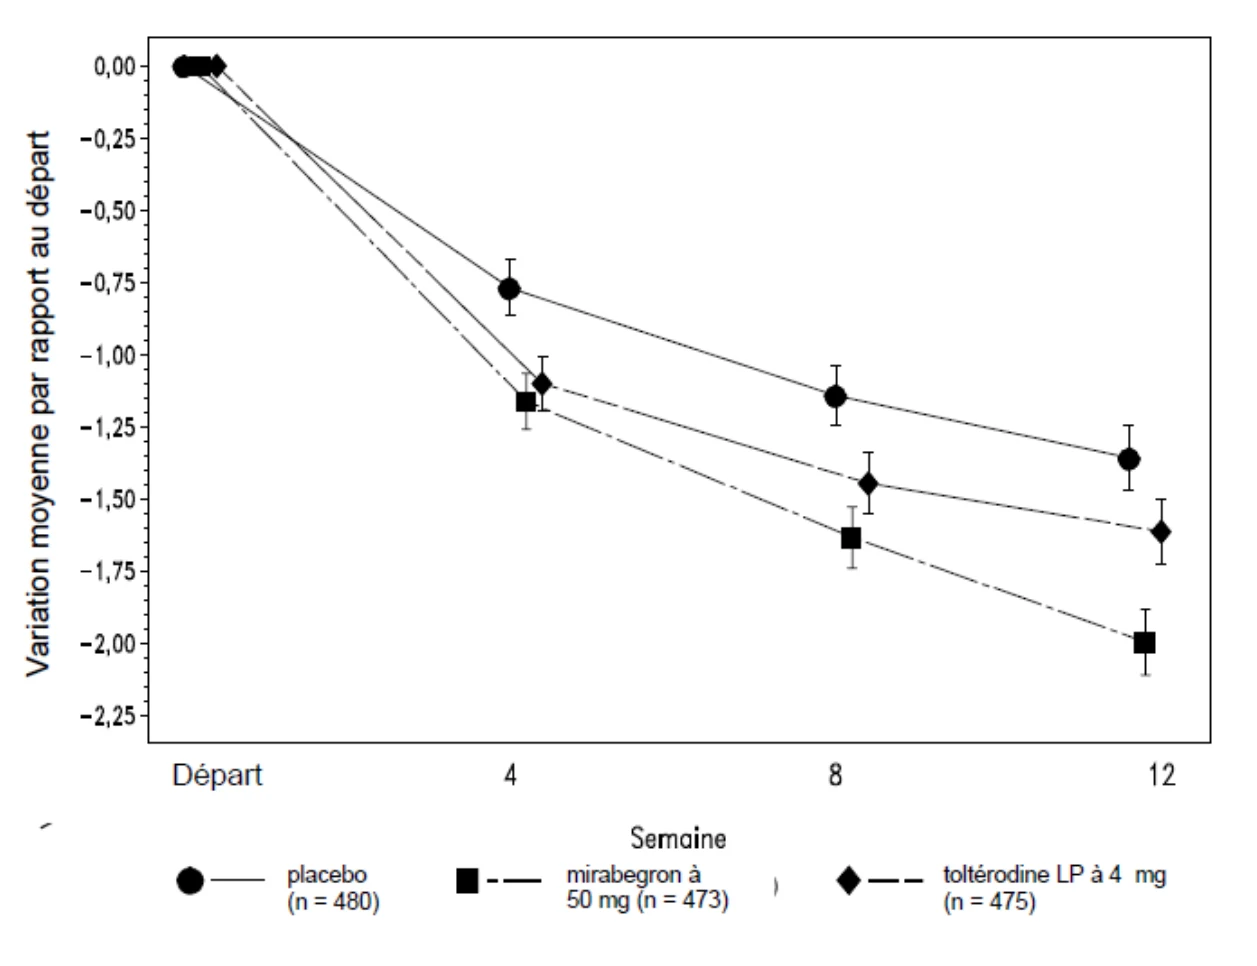
Figure 5. Variation moyenne (erreur-type) par rapport au départ du nombre moyen d’épisodes d’incontinence par 24 heures – Étude 178-CL-047
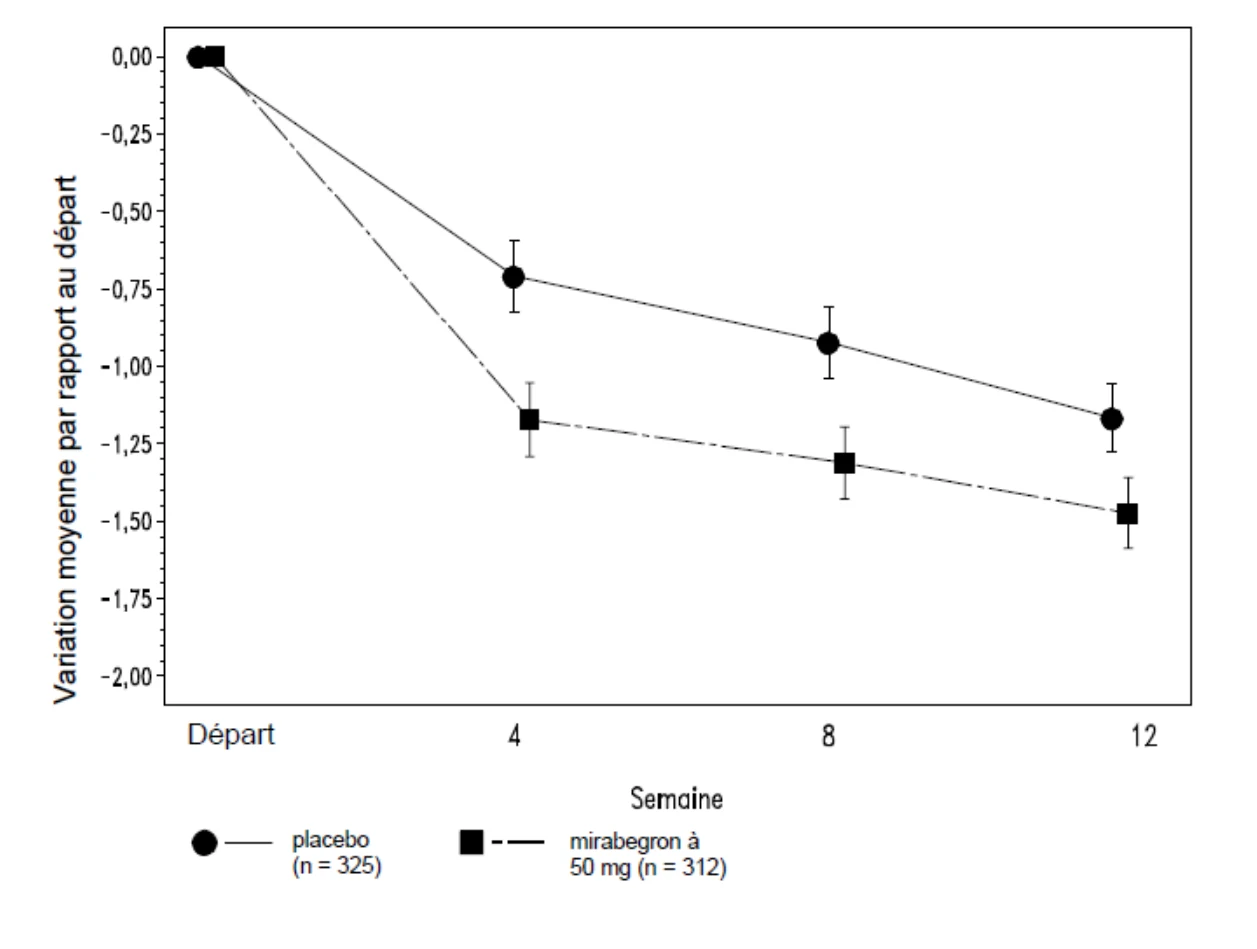
Figure 6. Variation moyenne (erreur-type) par rapport au départ du nombre moyen de mictions par 24 heures – Étude 178-CL-047
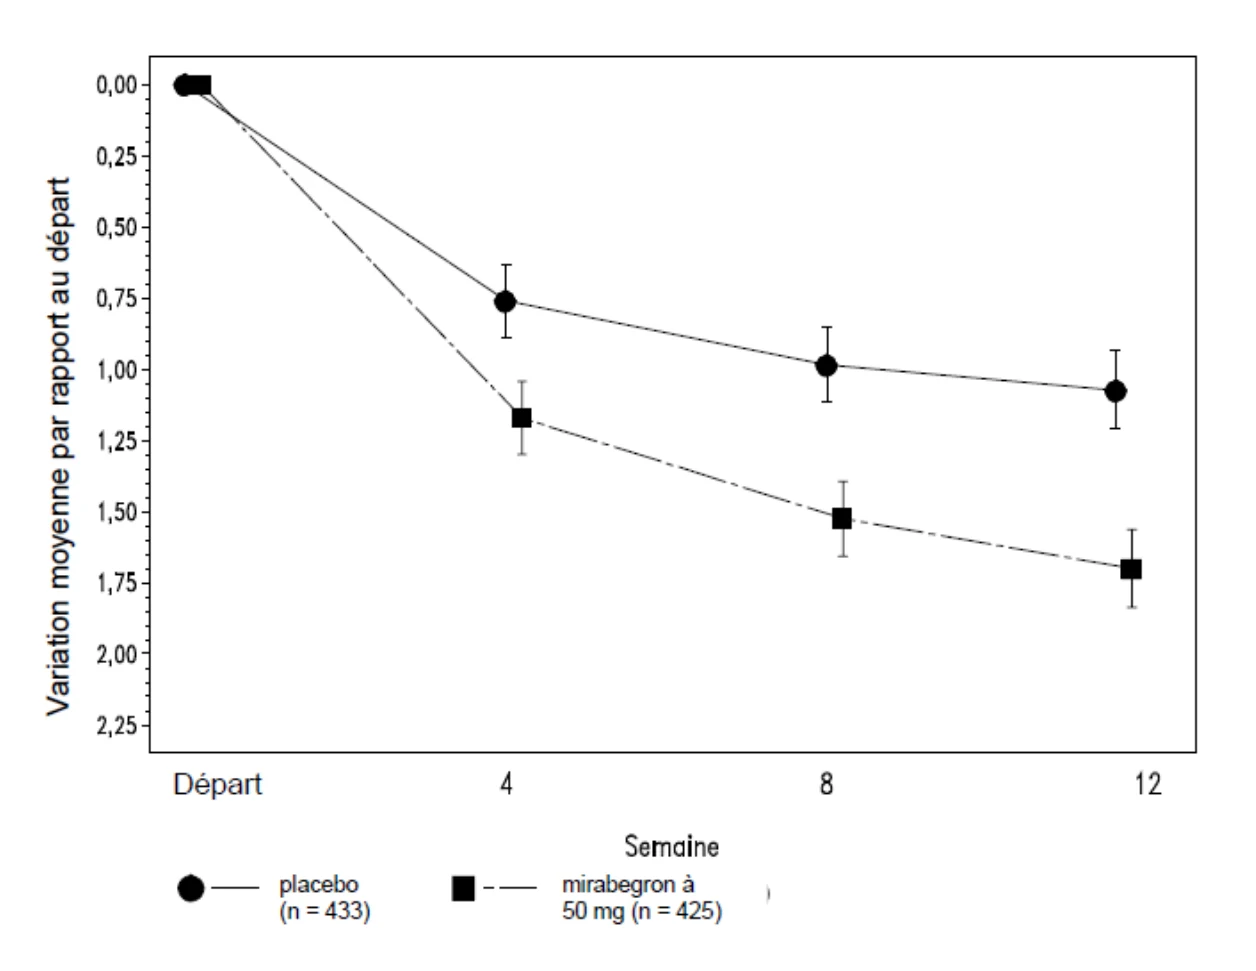
Figure 7. Variation moyenne (erreur-type) par rapport au départ du nombre moyen d’épisodes d’incontinence par 24 heures – Étude 178-CL-074 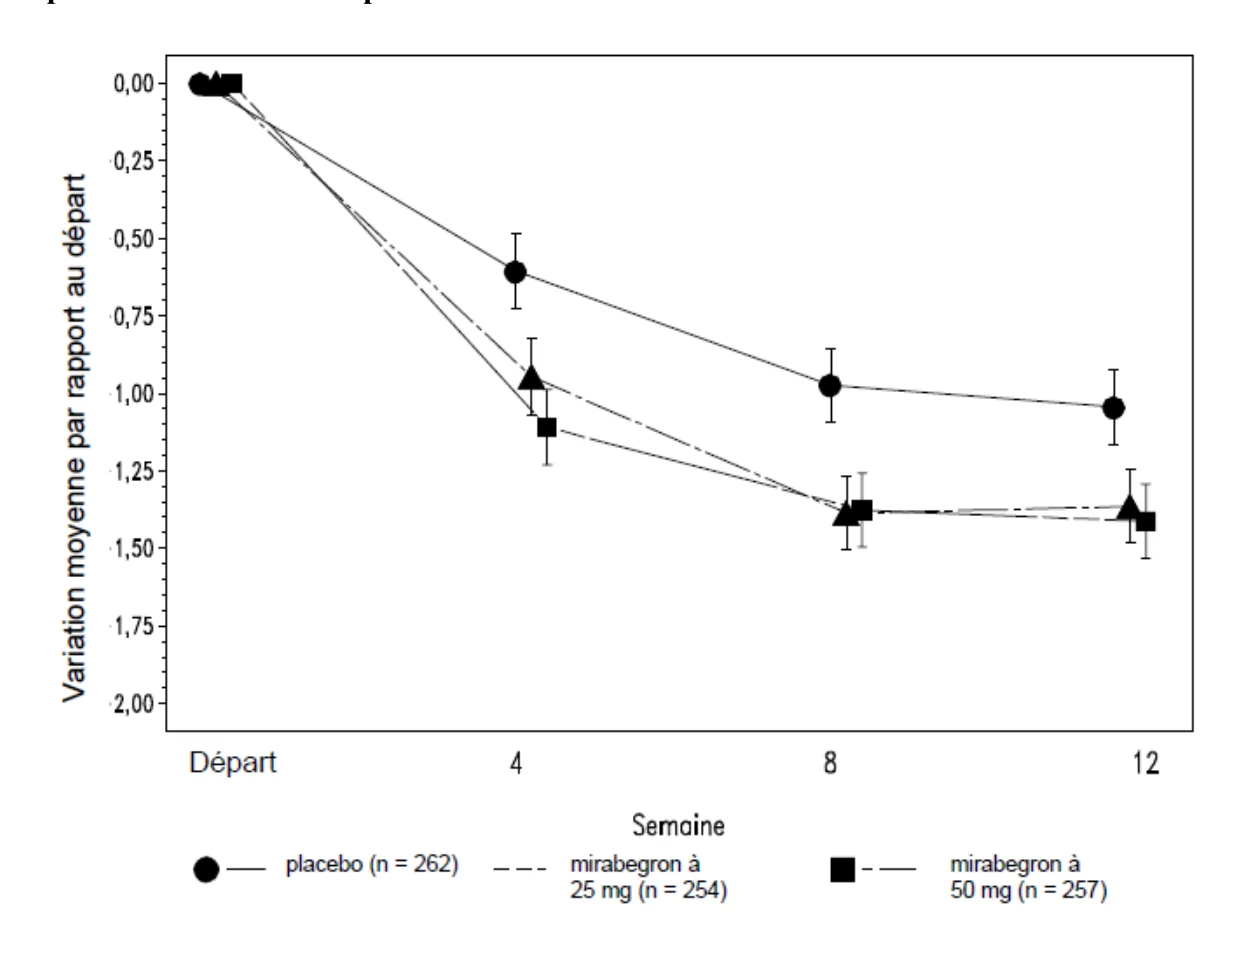
Figure 8. Variation moyenne (erreur-type) par rapport au départ du nombre moyen de mictions par 24 heures – Étude 178-CL-074
PHARMACOLOGIE DÉTAILLÉE
Activité et sélectivité des agonistes pour les récepteurs bêta adrénergiques humains Lors d’une étude sur la fixation aux récepteurs à l’aide de fractions membranaires de cellules d’ovaires de hamsters chinois (OHC) exprimant les sous-types de récepteurs bêta-adrénergiques humains, le mirabegron a démontré une forte affinité à l’endroit du récepteur bêta 3-adrénergique humain (105 fois plus forte à l’endroit du récepteur bêta 3-AR qu’à l’endroit du récepteur bêta 1- AR, et 33 fois plus forte à l’endroit du récepteur bêta 3-AR qu’à l’endroit du récepteur bêta 2- AR), comme le montre le Tableau 5.
Tableau 5 – Affinité du mirabegron à l’endroit des sous-types de récepteurs bêta adrénergiques humains
| Article examiné | Ki (nmoL/L) | ||
| Bêta 1 | Bêta 2 | Bêta 3 | |
| Mirabegron | 4 200 ± 900 | 1 300 ± 300 | 40 ± 20,2 |
Les valeurs Ki sont exprimées sous forme de moyenne ± erreur-type de trois essais.
L’activité agoniste du mirabegron sur les sous-types de récepteurs bêta-adrénergiques (bêta 1-, 2- et 3-AR) humains a été examinée à l’aide de cellules OHC exprimant chacun de ces sous-types de récepteurs bêta-AR. Les concentrations intracellulaires de l’adénosine monophosphate cyclique (AMPc) ont été utilisées comme indicateur de l’activité agoniste des récepteurs bêta- AR. Le mirabegron a démontré une activité agoniste sur le récepteur bêta 3-AR humain à une valeur de la concentration efficace à 50 % (CE50) de 1,5 nmoL/L. L’activité intrinsèque sur le récepteur bêta 3-AR humain, définie comme la concentration d’AMPc par rapport à la réponse maximale provoquée par l’isoprotérenol, était de 0,8 pour le mirabegron, ce qui indique que le mirabegron est un agoniste complet sur ce sous-type de récepteur. D’autre part, le mirabegron a démontré des activités intrinsèques sur les récepteurs bêta 1-AR et bêta 2-AR humains de 0,1 et de 0,2 respectivement, et la puissance in vitro était faible par rapport à l’activité sur le récepteur bêta 3-AR humain. Toutefois, l’administration par voie orale de fortes doses de mirabegron à des animaux laisse présager un risque d’activation croisée avec le récepteur bêta 1-AR.
Affinité à l’endroit des récepteurs autres que le récepteur bêta adrénergique
Le mirabegron a démontré une faible affinité à l’endroit des récepteurs alpha 1A-AR, les récepteurs muscariniques M2, le site 2 du canal sodium, les transporteurs de la dopamine et les transporteurs de la noradrénaline.
Effet relaxant sur la vessie
Le mirabegron a démontré un effet relaxant sur des bandes isolées de tissus vésicaux de rats et d’humains précontractées avec du carbachol (CE50 = 5,1 et 0,78 mcmoL/L, respectivement). De plus, le mirabegron a provoqué le relâchement de bandes de tissus vésicaux de rats précontractées avec du chlorure de potassium (KCl) à une valeur CE50 de 11 mcmoL/L. Les antagonistes sélectifs pour les récepteurs bêta 1- ou bêta 2-AR n’ont eu aucune incidence sur l’effet relaxant du mirabegron sur des tissus vésicaux de rats. En outre, le mirabegron a augmenté les concentrations d’AMPc dans des tissus vésicaux de rats. Ces résultats indiquent que l’effet relaxant du mirabegron a été médié par une augmentation du niveau d’AMPc dans la vessie de rats provoquée par le récepteur bêta 3-AR. On extrapole qu’un mécanisme similaire est présent chez les humains. [Takeda et coll., 1999; Igawa et coll., 2001].
Effet sur le fonctionnement de la vessie
Les effets sur le fonctionnement de la vessie in vivo ont été étudiés chez des animaux anesthésiés ou conscients. Chez des animaux anesthésiés, les paramètres du fonctionnement de la vessie ont été évalués à différents niveaux pendant le remplissage de la vessie. Chez des animaux conscients, les effets du mirabegron sur la fréquence mictionnelle et sur la capacité vésicale ont été étudiés chez des singes ayant reçu une charge aqueuse, ainsi que chez des rats souffrant d’hyperactivité vésicale en raison d’un infarctus cérébral. De plus, les effets du mirabegron chez des rats conscients présentant une obstruction du col vésical ont été évalués au moyen de la cystométrie.
Des études ont également été effectuées pour évaluer l’effet du mirabegron sur la fréquence des contractions vésicales in vivo. Chez des rats anesthésiés dont la pression vésicale était réglée à environ 40 mmHg, les réflexes mictionnels ont été provoqués à une fréquence d’environ six fois toutes les 10 minutes. Dans ces conditions, le mirabegron a diminué la fréquence, mais pas la force des contractions rythmiques de la vessie à une dose de 3 mg/kg i.v. Par contre, l’oxybutynine a augmenté la fréquence des contractions vésicales, mais a diminué la force de celles-ci. Chez des rats souffrant d’une obstruction partielle de l’urètre, le mirabegron a diminué la fréquence des contractions vésicales qui n’entraînent pas de miction sans avoir aucun effet sur le volume mictionnel, sur la pression mictionnelle ni sur le volume d’urine résiduel à des doses de ≥ 1 mg/kg i.v. Les agents antimuscariniques ont diminué le volume mictionnel et ont augmenté le volume d’urine résiduel, sans avoir aucun effet sur les contractions qui n’entraînent pas de miction. Ces données ont montré que le mirabegron modifie la fréquence de contractions qui n’entraînent pas de miction, mais qu’il n’a aucun effet sur la force de contraction.
D’autres études ont été effectuées afin de déterminer si les effets pharmacologiques du mirabegron étaient présents après administration orale ou gastro-intestinale. Chez des rats, l’administration intraduodénale (id) de mirabegron (à des doses de 3 et 10 mg/kg, id) a diminué la fréquence des contractions rythmiques de la vessie. L’administration orale de mirabegron à des rats pendant 14 jours, suivie de l’instillation intraduodénale de mirabegron, n’a pas atténué la fréquence réduite des contractions rythmiques de la vessie. Chez des singes cynomolgus conscients ayant reçu une charge aqueuse, l’administration orale d’une dose de 3 mg/kg de mirabegron a augmenté la capacité fonctionnelle de la vessie, et a diminué la fréquence mictionnelle (doses orales de 1 et 3 mg/kg). Bien que le modèle du singe cynomolgus conscient ayant reçu une charge aqueuse n’ait pas été établi comme modèle pour l’hyperactivité vésicale, le mirabegron a bien entraîné une augmentation de la capacité de la vessie à une dose qui se situait dans la marge thérapeutique (1,2 fois plus élevée que la dose humaine équivalente à la dose humaine maximale recommandée). Dans un modèle de rats souffrant d’un infarctus cérébral pour l’hyperactivité vésicale, le mirabegron a augmenté la capacité de la vessie à une dose orale de 3 mg/kg.
Ces données montrent que le mirabegron peut relâcher la vessie pendant le remplissage chez le rat, le chien et le singe. Ces données concordent avec celles observées avec les récepteurs agonistes bêta 3-AR dans des modèles de fonctionnement de la vessie [Woods et coll., 2001], et indiquent que le mirabegron relâche la vessie et augmente la fonction de stockage de celle-ci pendant le remplissage.
Dans le modèle d’obstruction du col vésical, le mirabegron a réduit la fréquence de miction et d’activité vésicale qui n’entraîne pas de miction, sans avoir aucun effet sur la pression mictionnelle.
TOXICOLOGIE
Des études non cliniques ont identifié les organes cibles sensibles à la toxicité qui concordent avec les observations cliniques. Des augmentations transitoires dans les enzymes hépatiques et des changements des hépatocytes (la nécrose et une diminution des particules de glycogène) ont été observés chez des rats. Une augmentation de la fréquence cardiaque a été observée chez des rats, des lapins, des chiens et des singes.
Les études sur la génotoxicité et la cancérogénicité n’ont démontré aucun potentiel génotoxique ou cancérogène in vivo.
Dans l’étude sur la fertilité des rats femelles, une dose létale de 300 mg/kg par jour a réduit de 12 % le nombre de femelles gravides. Aucun effet sur la fertilité des femelles ou sur l’embryogenèse précoce n’a été observé à une dose humaine équivalente de 19,2 fois supérieure à la dose humaine maximale recommandée (DHMR) (exposition systémique estimée 21,5 fois supérieure à l’exposition humaine à la DHMR). Dans l’étude sur la fertilité des rats mâles, aucun effet n’a été observé sur l’indice de copulation ni sur l’indice de fertilité des animaux ayant reçu une dose pendant une période totale de 14 jours avant l’accouplement, à des doses allant jusqu’à 100 mg/kg par jour (93,3 fois supérieures à l’exposition systémique humaine à la DHMR). Toutefois, en raison de la courte durée de la période de traitement, le risque d’effets sur la fertilité chez les mâles ne peut être exclu.
Une incidence accrue, mais réversible, de côtes ondulées a été observée à des doses supérieures ou égales à 100 mg/kg par jour. Aucune toxicité n’a été observée pendant le développement embryofœtal chez des rats à des expositions systémiques 6,2 fois supérieures à l’exposition systémique humaine à la DHMR.
Dans l’étude sur le développement embryofœtal chez des lapins, une diminution du poids des fœtus a été observée à des doses supérieures ou égales à 10 mg/kg par jour. À la dose létale de 30 mg/kg par jour, on a signalé dans les fœtus une hypertrophie de l’aorte et une cardiomégalie, médiées par l’activation croisée des récepteurs bêta 1-AR. Aucune toxicité n’a été observée pendant le développement embryofœtal chez des lapins à des expositions systémiques 0,7 fois supérieures à l’exposition systémique humaine à la DHMR.
Des études pharmacocinétiques effectuées au moyen du mirabegron radiomarqué ont montré que le composé mère et/ou ses métabolites sont excrétés dans le lait des rats à des niveaux environ 1,7 fois supérieurs aux concentrations plasmatiques observées 4 heures après l’administration.
Une sensibilisation dermique modérée a été observée.
Une comparaison par système des résultats entre les espèces utilisées pour les études et le facteur de sécurité correspondant à chaque résultat sont présentés au Tableau 6. Les données présentées entre parenthèses représentent les facteurs de sécurité pour chaque résultat, basés sur l’ASC.
Tableau 6 – Résultats systémiques des études sur la toxicologie et facteurs de sécurité : Espèces
| Système corporel | Résultats des études sur la toxicologie (facteurs de sécurité) | |||
| Rat | Lapin | Chien | Singe | |
| SNC | Larmoiement, en décubitus ventral (0,2) | NT | NT | ↓ activité, ptose (2,1) |
| Oculaire | Mydriase (44,2) | Irritant local léger | Écoulement oculaire (0,5) | Aucun effet (7,9) |
| Respiratoire | NT | NT | ↑ Fréquence respiratoire(0,2*) | Aucun effet (7.9) |
| Fréquence cardiaque | NT | ↑ Fréquence cardiaque (1,2*) | ↑ Fréquence cardiaque (0,5) | Aucun effet (7,9) |
| Intervalle QTc | NT | NT | ↑ Intervalle QTcB (2,7) | Aucun effet (7,9) |
| Tension artérielle | NT | NT | ↓ TA (0,02*) | Aucun effet (7,9) |
| Vasculaire | NT | Irritation locale légère i.v. | Rougeur du visage (< 0,5) | NT |
| Gastro-intestinal | Selles liquides (1,7) | NT | Vomissements (2,7) | Vomissements (11,5*) |
| Hépatique | ↑ Poids du foie (1,7) | NT | Aucun effet (13,8) | Aucun effet (7,9) |
| Rénal | Aucun effet (58,7) | NT | Aucun effet (13,8) | Aucun effet (7,9) |
| Dermique | NT | Aucun effet local | Aucun effet (13,8) | Aucun effet (7,9) |
| Immunitaire | Aucun effet (58,7) | NT | Aucun effet (13,8) | Aucun effet (7,9) |
| Musculosquelettique | Aucun effet (58,7) | NT | Aucun effet (13,8) | Aucun effet (7,9) |
| a Reproducteur (mâle) | Aucun effet (93,2) | NT | NT | NT |
| Reproducteur (femelle) | ↓ Fertilité (19,2*) | NT | NT | NT |
| Embryofœtal | ↓ consommation alimentaire et gain pondéral (6,2) | ↓ gain pondéral (0,7) | NT | NT |
| Embryofœtal | ↓ ossification (6,2) | ↓ poids corporel des fœtus (0,7) | NT | NT |
| Post-natal | ↓ poids corporel des rejetons, viabilité (5,8) | NT | NT | NT |
| Hématologique | ↓ plaquettes (0,2) | NT | Aucun effet (13,8) | Aucun effet (7,9) |
| Biochimie clinique | ↑ ALT (1,7) | NT | Aucun effet (13,8) | Aucun effet (7,9) |
| Analyse d’urine | Aucun effet (58,7) | NT | Aucun effet (13,8) | Aucun effet (7,9) |
Les données entre parenthèses sont les facteurs de sécurité pour chaque système et organe énuméré. Les facteurs de sécurité ont été calculés en divisant l’exposition systémique de l’animal (l’ASC de l’animal) à la DSENO par l’ASC humaine moyenne à la DHMR. *Lorsque les données de l’ASC n’étaient pas disponibles, le facteur de sécurité a été calculé en divisant la dose équivalente humaine pour la DSENO par la DHMR. a Le mirabegron a été administré aux animaux mâles au cours des 14 jours précédant l’accouplement.
↑ : augmentation; ↓ : diminution; NT : non testé
RÉFÉRENCES
- 1.
Aizawa N, Homma Y, Igawa Y. Effects of Mirabegron, a Novel β3-Adrenoceptor
Agonist, on Primary Bladder Afferent Activity and Bladder Microcontractions in Rats Compared With the Effects of Oxybutynin. Eur Urol. 2012; 62:1165-73.
- 2.
Bhide AA, et coll. Use of mirabegron in treating overactive bladder. Int Urogynecol J.
2012 Oct;23(10):1345-8. Epub 2012 Mar 13.
- 3. Chapple CR, Kaplan SA, Mitcheson D, et coll. Randomized Double-blind, Active-controlled Phase 3 Study to Assess 12-Month Safety and Efficacy of Mirabegron, a β(3)-Adrenoceptor Agonist, in Overactive Bladder. Eur Urol. 2013 Feb;63(2):296-305.
- 4. Dickinson J, Lewand M, Sawamoto T, et coll. Effect of Renal or Hepatic Impairment on the Pharmacokinetics of Mirabegron. Clin Drug Investig. 2013 Jan;33(1):11-23.
- 5. Eltink C, Lee J, Schaddelee M, et coll. Single dose pharmacokinetics and absolute bioavailability of Mirabegron, a β3-adrenoceptor agonist for treatment of overactive bladder. J Clin Pharm and Thera. 2012; epub DOI 10.5414/CP201782
- 6. Igawa Y, Yamazaki Y, Takeda H, Kaidoh K, Akahane M, Ajisawa Y, et coll. Relaxant effects of isoproterenol and selective beta 3-adrenoceptor agonists on normal, low compliant and hyperreflexic human bladders. J Urol. 2001;165:240-4.
- 7.
Khullar V, Amarenco G, Angulo JC, et coll. Efficacy and Tolerability of Mirabegron, a
β(3)- Adrenoceptor Agonist, in Patients with Overactive Bladder: Results from a Randomised European-Australian Phase 3 Trial. Eur Urol. 2013 Feb;63(2):283-95.
- 8.
Malik M, Gelderen EM, Lee JH, et coll. Proarrhythmic Safety of Repeat Doses of
Mirabegron in Healthy Subjects: A Randomized, Double-Blind, Placebo-, and Active-Controlled Thorough QT Study. Nature. 2012; 92/6:696-706.
- 9.
Nitti V, Auerbach S, Martin N, et coll. Results of a randomized Phase III trial of
Mirabegron in patients with overactive bladder. J Urol. 2012 Oct 15
- 10. Takasu T, Ukai M, Sato S, et coll. Effect of(R)-2-2(2-Aminothiazol-4-yl)-4’-{2-[(2-hydroxy-2- phenylethyl)amino]ethyl} Acetanilide (YM178), a Novel Selective β3-Adrenoceptor Agonist, on Bladder Function. J Pharm and Exper Ther. 2007; 321 : 642-647.
- 11.
Takeda M, Obara K, Mizusawa T, Tomita Y, Arai K, Tsutsui T, et coll. Evidence for beta
3- adrenoceptor subtypes in relaxation of the human urinary bladder detrusor: analysis by molecular biological and pharmacological methods. J Pharmacol Exp Ther. 1999; 288:1367-73
- 12. Woods M, Carson N, Norton NW, Sheldon JH, Argentieri TM. Efficacy of the beta 3-adrenergic receptor agonist CL-316243 on experimental bladder hyperreflexia and detrusor instability in the rat. J Urol. 2001;166:1142-7.
- 13. Astellas Pharma Canada Inc, Monographie du produit, Pr MYRBETRIQ®, No de contrôle de la présentation : 192447, Date de préparation : 2 juin 2016.