


Monographie de produit - Alog-Propiverine
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux cliniquement importants |
|---|---|---|
| Voie orale | Capsules à libération modifiée / 30 mg et 45 mg | Lactose monohydraté Pour obtenir une liste complète, veuillez consulter la section sur les Formes posologiques, la Composition et le Conditionnement. |
Comprimés / 5 mg | Lactose monohydraté, glucose monohydraté, sucrose Pour obtenir une liste complète, veuillez consulter la section sur les Formes posologiques, la Composition et le Conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
ALOG-Propiverine/ALOG-Propiverine Pédiatrique (chlorhydrate de propivérine) est indiqué pour le traitement symptomatique de l’incontinence urinaire et/ou de l’augmentation de la fréquence et de l’urgence urinaire chez des patients qui présentent un syndrome de vessie hyperactive (VHA).
Adultes :
ALOG-Propiverine 30 mg et 45 mg sont indiqués chez les adultes, y compris chez les personnes âgées (> 65 ans).
Pédiatrie :
ALOG-Propiverine Pédiatrique 5 mg est indiqué chez les enfants de 5 ans et plus qui présentent un VHA, à une dose ajustée selon le poids corporel jusqu’à 35 kg. Chez les enfants et les adolescents dont le poids corporel est supérieur à 35 kg, la dose maximale recommandée est de 30 mg administrée en deux doses quotidiennes.
Les données d’efficacité et d’innocuité sont limitées chez les enfants et les adolescents ayant un poids corporel plus élevé (≥ 35 kg), et qui reçoivent des doses quotidiennes de propivérine à 30 mg.
CONTRE-INDICATIONS
ALOG-Propiverine/ALOG-Propiverine Pédiatrique est contre-indiqué chez les patients qui présentent une hypersensibilité au chlorhydrate de propivérine ou à l’un des ingrédients de la formulation du produit. Pour obtenir une liste complète, veuillez consulter la section sur les FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
ALOG-Propiverine/ALOG-Propiverine Pédiatrique est contre-indiqué chez les patients qui présentent l’un des troubles suivants :
- occlusion intestinale
- importante obstruction vésicale dans les cas où il existe un risque de rétention urinaire
- myasthénie grave
- atonie intestinale
- colite ulcéreuse sévère
- mégacôlon toxique
- glaucome à angle fermé non maîtrisé
- insuffisance hépatique modérée à sévère
- tachyarythmie
- problèmes héréditaires rares d’intolérance au galactose, de malabsorption du glucose-galactose ou de déficit en lactase propre aux Lapons
- enfants présentant des problèmes héréditaires rares d’intolérance au fructose ou de déficit en sucrase-isomaltase
MISES EN GARDE ET PRÉCAUTIONS
Généralités
ALOG-Propiverine/ALOG-Propiverine Pédiatrique doit être administré avec prudence en présence d’une :
- neuropathie autonome
- déficience rénale
- déficience hépatique légère
Les symptômes des maladies suivantes peuvent s’aggraver après l’administration de ALOG-Propiverine/ALOG-Propiverine Pédiatrique :
- insuffisance cardiaque congestive sévère (NYHA IV)
- hypertrophie de la prostate
- hernie hiatale accompagnée d’un reflux œsophagien
- arythmie cardiaque
- tachycardie
La propivérine peut induire de la somnolence et une vision trouble. Cela peut nuire à la capacité du patient d’exercer des activités qui exigent de la vigilance, telles que la conduite d’un véhicule motorisé, l’opération de machinerie ou l’exécution de travaux dangereux.
Les sédatifs peuvent accentuer la somnolence causée par la propivérine.
Cardiovasculaire
Il faut exclure la présence d’une pollakiurie et d’une nycturie attribuables à une insuffisance cardiaque congestive avant l’instauration d’un traitement.
Une étude approfondie de l’intervalle QT n’a pas été effectuée sur le chlorhydrate de propivérine chez l’adulte ou l’enfant.
On a rapporté des cas de l’allongement de l’intervalle QT avec des agents antimuscariniques de la même classe pharmacologique que le chlorhydrate de propivérine. Certains médicaments qui causent un allongementde l’intervalle QT/QTc peuvent entraîner un risque accru rare, mais grave d’arythmies ventriculaires à type de torsades de pointes. Les patients exposés à un risque de l’allongement de l’intervalle QT/QTc, comme ceux qui sont atteints d’une insuffisance cardiaque cliniquement significative, de syndrome du QT long, qui ont présenté récemment une hypokaliémie importante, ou qui reçoivent d’autres médicaments connus comme pouvant prolonger l’intervalle QT/QTc doivent être surveillés de manière appropriée quand ils sont traités par le chlorhydrate de propivérine. Chez les patients qui présentent un allongement de l’intervalle QT/QTc ou des symptômes d’arythmie possible, comme des étourdissements, des palpitations ou des évanouissements, il faut procéder à une évaluation électrocardiographique et rechercher des perturbations électrolytiques.
Génito-urinaire
Il faut exclure la présence d’une pollakiurie et d’une nycturie attribuables à une maladie organique de la vessie (p. ex. infections des voies urinaires, tumeurs) avant l’instauration d’un traitement.
Hépatique
Il faut faire preuve de prudence chez les patients atteints d’insuffisance hépatique légère.
Aucun essai n’a porté sur l’utilisation de la propivérine chez les patients atteints d’insuffisance hépatique modérée ou grave. Son utilisation n’est donc pas recommandée chez ces patients.
Il faut surveiller de près la fonction hépatique, et il est recommandé d’interrompre le traitement par la propivérine si on assiste à une hausse des enzymes hépatiques et/ou de la bilirubine sanguine au-delà des valeurs normales (voir CONTRE-INDICATIONS).
ALOG-Propiverine Pédiatrique
Les données disponibles sur les épreuves de la fonction hépatique chez les enfants sont très limitées.
Ophtalmologique
Comme les autres anticholinergiques, la propivérine induit une mydriase. Par conséquent, le risque d’induction d’un glaucome aigu à angle fermé est accru chez les personnes prédisposées aux angles étroits de la chambre antérieure. Il a été rapporté que les médicaments de cette classe, incluant la propivérine, induisent ou précipitent un glaucome aigu à angle fermé.
Rénal
La présence d’une pollakiurie et d’une nycturie attribuables à des maladies rénales doit être exclue avant l’instauration d’un traitement.
Il faut faire preuve de prudence chez les patients présentant une atteinte légère ou modérée de la fonction rénale. Chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min), la dose quotidienne maximale de chlorhydrate de propivérine est de 30 mg. Par conséquent, les capsules à libération modifiée ALOG-Propiverine 45 mg ne sont pas recommandées chez les patients atteints d’insuffisance rénale sévère.
Fonction sexuelle/reproduction
Aucun effet sur la fertilité ni sur le comportement reproductif n’a été observé chez les mâles et les femelles lors d’essais toxicologiques chez le rat.
Populations particulières
Femmes enceintes : Aucune donnée clinique n’est disponible sur l’utilisation de la propivérine chez les femmes enceintes. Les essais effectués chez les animaux ont révélé des effets toxiques sur la reproduction (voir TOXICOLOGIE, Reproduction). Le risque potentiel pour les humains est inconnu.
La propivérine ne doit pas être utilisée pendant la grossesse.
Femmes qui allaitent : Aucune donnée clinique n’est disponible sur l’utilisation de la propivérine chez les femmes qui allaitent. Le médicament est sécrété dans le lait des mammifères qui allaitent. Un risque pour les nouveau-nés ne peut être exclu.
La propivérine ne doit pas être administrée aux femmes qui allaitent.
Pédiatrie : Le processus complexe de contrôle de la vessie se développe au cours des six premières années de vie. La plupart des enfants sont entraînés à la propreté à l’âge de trois ans et sont propres à cinq ans. Par conséquent, il est recommandé de ne pas instaurer de traitement médicamenteux avant l’âge de 5 ans chez les enfants ayant un VHA.
Le traitement des enfants et des adolescents doit être administré dans le cadre d’une approche thérapeutique globale (« urothérapie » dans les cas d’un VHA).
Les capsules à libération modifiée ALOG-Propiverine 30 mg et 45 mg ne conviennent pas aux nouveau-nés, aux nourrissons et aux enfants dont le poids corporel est inférieur à 35 kg.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables les plus souvent rapportés chez les patients traités par la propivérine comprennent : sécheresse de la bouche, céphalées, troubles de l’accommodation, déficience visuelle, constipation, douleurs abdominales, dyspepsie et fatigue.
L’incidence et la gravité des effets indésirables du médicament sont restées stables ou ont même diminué lors de traitement à long terme d’une durée maximale de 12 mois.
Effets indésirables signalés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés au médicament et pour l’approximation des taux.
L’innocuité de la propivérine a été évaluée au cours d’essais cliniques randomisés et contrôlés par placebo et/ou par comparateur actif menés auprès de 979 patients adultes recevant des doses quotidiennes de 30 et de 45 mg de chlorhydrate de propivérine (ALOG-Propiverine) et de 202 enfants recevant des doses ajustées en fonction du poids corporel d’environ 0,8 mg/kg de poids corporel par jour (ALOG-Propiverine Pédiatrique).
Dans ces neuf essais contrôlés randomisés, on a observé un seul événement indésirable grave avec la dose de 30 mg de propivérine à libération modifiée (propivérine LM), trois événements avec la dose de 5 mg de propivérine à libération immédiate (propivérine LI) et deux événements avec le comparateur, soit la propivérine LI 15 mg TID. Pour tous ces événements, le lien de causalité avec le traitement par la propivérine a été jugé peu probable voire improbable.
Tous les effets indésirables du médicament observés au cours des essais cliniques sont énumérés dans le Tableau 1 par classe de système d’organes, et selon leur fréquence. La fréquence est définie selon les seuils suivants : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), très rare (< 1/10 000) ou fréquence inconnue (ne peut être estimée à partir des données disponibles).
Tous les effets indésirables sont transitoires et s’estompent entre 1 et 4 jours maximum suivant une réduction de la dose ou après l’arrêt du traitement.
Tableau 1 – Résumé des effets indésirables du médicament rapportés au cours des essais cliniques menés avec la propivérine
| Classe de système d’organes | Fréquence | Effet indésirable |
|---|---|---|
| Affections cardiaques | Très rare | Palpitations |
| Rare | Tachycardie | |
| Affections oculaires | Fréquent | Trouble de l’accommodation, anomalies de la vision |
| Affections gastro-intestinales | Très fréquent | Bouche sèche |
| Fréquent | Constipation, douleur abdominale, dyspepsie | |
| Peu fréquent | Nausées, vomissements | |
| Troubles généraux et anomalies au site d’administration | Fréquent | Fatigue |
| Affections du système immunitaire | Rare | Hypersensibilité |
| Affections du système nerveux | Fréquent | Céphalée |
| Peu fréquent | Tremblement, étourdissements, dysgueusie | |
| Affections psychiatriques | Très rare | Agitation, confusion |
| Affections du rein et des voies urinaires | Peu fréquent | Rétention urinaire, symptômes vésicaux et urétraux |
| Affections de la peau et du tissu sous-cutané | Peu fréquent | Prurit |
| Rare | Rash | |
| Affections vasculaires | Peu fréquent | Baisse de la tension artérielle accompagnée de somnolence, rougissement |
Lorsqu’il s’agit de traitement à long terme, les taux d’enzymes hépatiques devraient être surveillés, car des changements réversibles de ces enzymes peuvent survenir dans de rares cas.
Pédiatrie
Au cours des essais menés auprès d’enfants, les effets indésirables suivants ont aussi été rapportés : perte d’appétit, troubles du sommeil et troubles de la concentration.
Un essai multicentrique et international de phase III randomisé, à double insu, avec groupes parallèles et contrôlé par placebo a été mené en vue d’évaluer sur huit semaines l’innocuité de la propivérine LI 5 mg auprès d’enfants atteints de VHA. Dans cet essai de phase III, 171 sujets ont été inclus dans l’analyse d’innocuité (87 dans le groupe propivérine et 84 dans le groupe placebo) et la population d’innocuité était constituée de 64 (37,4 %) filles et de 107 (62,6 %) garçons. L’âge moyen était de 7,0 ans et l’indice de masse corporelle (IMC) moyen de 16,31 kg/m2.
Dans cet essai de phase III, 37 (21,6 %) patients ont présenté au moins un effet indésirable apparu en cours de traitement : 20 (23,0 %) patients sous propivérine et 17 (20,2 %) patients sous placebo. Dans l’ensemble, les effets indésirables apparus en cours de traitement rapportés le plus fréquemment par classe de système d’organes étaient les suivants : infections et infestations chez 25 (14,6 %) patients : 12 (13,8 %) patients sous propivérine et 13 (15,5 %) patients sous placebo; affections gastro-intestinales chez 11 (6,4 %) patients : 8 (9,2 %) patients sous propivérine et 3 (3,6 %) patients sous placebo; affections oculaires chez 4 (2,3 %) patients du groupe propivérine seulement; affections du système nerveux chez 3 (1,8 %) patients : 2 (2,3 %) patients sous propivérine et 1 (1,2 %) patient sous placebo. Dans l’ensemble, 15 (8,8 %) des 171 patients ont présenté un effet indésirable ou plus apparu en cours de traitement et lié au médicament. La fréquence des effets indésirables apparus en cours de traitement et liés au médicament était plus élevée dans le groupe propivérine (11 [12,6 %] patients) que dans le groupe placebo (4 [4,8 %] patients). La classe de système d’organes pour laquelle des effets indésirables apparus en cours de traitement et liés au médicament étaient signalés le plus fréquemment était les affections gastro-intestinales : 7 (8,0 %) patients sous propivérine et 1 (1,2 %) patient sous placebo. Un patient du groupe propivérine a présenté un effet indésirable grave en cours de traitement (douleur abdominale). Deux patients du groupe propivérine ont été retirés prématurément de l’essai en raison d’un effet indésirable survenu en cours de traitement. Un patient a présenté une douleur abdominale grave, et le second patient a présenté de la diarrhée, de la dyspepsie et des flatulences. Deux patients du groupe propivérine ont présenté des variations significatives des paramètres de l’analyse d’urine, qui ont été signalées comme étant des effets indésirables survenus en cours de traitement d’infection urinaire, desquels les patients se sont rétablis.
Effets indésirables déterminés après la commercialisation du produit
En plus des réactions indésirables rapportées au cours des essais cliniques, les effets indésirables ci-dessous ont été rapportés au cours des activités de surveillance à l’échelle mondiale suite à la commercialisation du produit. Comme ces effets sont signalés de façon volontaire au sein d’une population de taille inconnue, il n’est pas toujours possible d’estimer avec exactitude leur fréquence ou d’établir un lien de causalité avec le médicament.
Affections du système nerveux : troubles de la parole
Affections psychiatriques : hallucinations
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Des interactions pharmacocinétiques sont possibles avec d’autres médicaments métabolisés par le cytochrome P450 3A4 (CYP 3A4). Toutefois, on ne s’attend pas à une augmentation très marquée des concentrations de ces médicaments, car les effets de la propivérine sont peu importants par rapport à ceux des inhibiteurs enzymatiques classiques (comme le kétoconazole ou le jus de pamplemousse). La propivérine peut être considérée comme un faible inhibiteur du CYP 3A4.
Aucun essai pharmacocinétique n’a été effectué auprès de patients recevant conjointement de puissants inhibiteurs du CYP 3A4, comme des antifongiques azolés (p. ex. le kétoconazole, l’itraconazole) ou des antibiotiques de la classe des macrolides (p. ex. l’érythromycine, la clarithromycine).
Chez les patients recevant de puissants inhibiteurs des flavines mono-oxygénases (FMO), comme le méthimazole, en association avec des inhibiteurs puissants du CYP 3A4/5, il convient de commencer le traitement avec la plus faible dose recommandée. Une dose plus élevée peut être administrée par la suite. Il faut toutefois faire preuve de prudence et suivre les patients de près pour déceler tout effet secondaire.
Aucune étude portant sur les interactions médicamenteuses n’a été menée auprès d’enfants.
Interactions médicament-médicament
Pharmacocinétique : Un essai clinique sur les interactions médicament-médicament a été effectué avec la propivérine chez des volontaires en bonne santé.
Pharmacodynamique : Le Tableau 2 fournit une liste de médicaments qui pourraient être associés à des interactions pharmacodynamiques.
Tableau 2 – Interactions médicament-médicament possibles
| Médicaments | Référence | Effet | Commentaire clinique |
|---|---|---|---|
Antidépresseurs tricycliques (p. ex. imipramine) | É | Augmentation de l’effet de la propivérine | Synergie |
Tranquillisants (p. ex. benzodiazépines) | EC | Augmentation de l’effet de la propivérine | Synergie |
| Anticholinergiques (à action générale) | EC | Augmentation de l’effet de la propivérine | Synergie |
| Amantadine | T | Augmentation possible de l’effet de l’amantadine | Synergie |
Neuroleptiques (p. ex. phénothiazines) | É | Augmentation de l’effet des neuroleptiques | Synergie |
Agonistes des bêta-adrénorécepteurs (bêta-sympathomimétiques) | É | Augmentation des effets des agonistes des bêta-adrénorécepteurs | Antagonisme fonctionnel |
| Cholinergiques | É | Diminution des effets de la propivérine | Antagonisme |
| Isoniazide | É | Diminution de la tension artérielle des patients traités concomitamment avec l’isoniazide | |
| Métoclopramide | É | Diminution possible de l’effet des agents procinétiques, comme le métoclopramide | Antagonisme |
Légende : É = étude de cas; EC = essai clinique; T = théorique
Interactions médicament-aliment
Les interactions médicament-aliment ont été évaluées avec les deux présentations de propivérine dans le cadre d’un essai ouvert, randomisé, croisé à quadruple permutation. D’après les courbes de concentration plasmatique de la propivérine en fonction du temps, les aliments n’exercent aucun effet d’importance clinique sur les paramètres pharmacocinétiques des capsules de propivérine à libération modifiée (ALOG-Propiverine). Cependant, ils exercent un effet significatif sur ceux des comprimés de propivérine (ALOG-Propiverine Pédiatrique).
Interactions médicament-herbe médicinale
Les interactions du médicament avec les produits à base d’herbes médicinales n’ont pas été établies.
Effets du médicament sur les essais de laboratoire
Les effets du médicament sur les essais de laboratoire n’ont pas été établis.
Effets du médicament sur le style de vie
Aucun essai n’a été réalisé afin d’évaluer les effets de ALOG-Propiverine sur la capacité à conduire un véhicule ou à faire fonctionner une machine.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et modification posologique
ALOG-Propiverine
Adultes :
Pour le traitement du VHA, la dose recommandée est d’une capsule de chlorhydrate de propivérine 30 mg une fois par jour. Si la dose est bien tolérée et que l’effet clinique ne s’améliore pas de façon satisfaisante, la dose peut être augmentée à 45 mg de chlorhydrate de propivérine.
La dose quotidienne maximale recommandée est de 45 mg.
Il ne faut pas écraser ou mâcher une capsule.
Enfants :
Les capsules à libération modifiée (LM) ALOG-Propiverine 30 mg et 45 mg ne doivent pas être administrés aux enfants.
Personnes âgées :
De façon générale, il n’y a pas de schéma posologique particulier pour les personnes âgées.
ALOG-Propiverine Pédiatrique
Pour le traitement du VHA chez les enfants, la dose quotidienne recommandée est, en moyenne, de 0,8 mg/kg de poids corporel, répartie en deux doses.
Pour les enfants de moins de 35 kg, il est possible d’ajuster la dose en fonction du poids corporel avec les comprimés ALOG-Propiverine Pédiatrique 5 mg en cas de VHA.
| Poids corporel (kg) | Nombre de comprimés de 5 mg par jour | ||||||
|---|---|---|---|---|---|---|---|
| AM | PM | ||||||
| 12 à 16 | 1 | 1 | |||||
| 17 à 22 | 1 | 2 | |||||
| 23 à 28 | 2 | 2 | |||||
| 29 à 34 | 2 | 3 | |||||
| ≥ 35 | 3 | 3 | |||||
Chez les enfants ou les adolescents dont le poids corporel dépasse 35 kg, la dose maximale recommandée est de 30 mg, administrée en deux doses quotidiennes.
Considérations posologiques :
Utilisation en cas d’insuffisance rénale :
Il n’est pas nécessaire d’ajuster la dose chez les patients qui présentent une insuffisance rénale légère ou modérée.
Chez les patients atteints d’insuffisance rénale grave, la dose quotidienne maximale de chlorhydrate de propivérine est de 30 mg (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal).
Utilisation en cas d’insuffisance hépatique :
Aucun ajustement de la dose n’est nécessaire chez les patients atteints d’insuffisance hépatique légère (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique).
Effet des aliments :
ALOG-Propiverine
Les aliments n’exercent aucun effet cliniquement significatif sur les paramètres pharmacocinétiques de la propivérine. Par conséquent, il n’y a pas de recommandation particulière en ce qui concerne la prise de nourriture et un traitement à l’aide des capsules de 30 mg et de 45 mg de propivérine LM.
ALOG-Propiverine Pédiatrique
Un repas riche en matières grasses augmente la biodisponibilité de la propivérine. Par conséquent, les comprimés de propivérine 5 mg doivent être pris au moins une heure avant les repas, surtout chez les patients atteints d’une insuffisance rénale ou d’une insuffisance hépatique légère. L’utilisation de propivérine est contre-indiquée chez les patients atteints d’une insuffisance hépatique modérée à grave (voir CONTRE-INDICATIONS).
Dose oubliée :
En cas d’oubli d’une dose, il faut prendre la dose suivante à l’heure prévue. Il ne faut pas doubler la dose pour compenser une dose oubliée. Le schéma posologique doit ensuite être suivi comme prévu.
Administration :
ALOG-Propiverine et ALOG-Propiverine Pédiatrique se prennent par voie orale.
Les capsules ALOG-Propiverine sont conçues pour obtenir une libération modifiée de la substance active; par conséquent, elles ne doivent pas être écrasées ou mâchées.
SURDOSAGE
Une surdose de ALOG-Propiverine/ALOG-Propiverine Pédiatrique peut provoquer des effets anticholinergiques sévères, qui se caractérisent par des symptômes périphériques et des troubles du système nerveux central, p. ex. :
- sécheresse sévère de la bouche
- bradycardie pouvant mener à une tachycardie
- mydriase et troubles de l’accommodation
- rétention urinaire, inhibition de la motilité intestinale
- agitation, confusion, hallucination, confabulation
- étourdissements, nausées, troubles de la parole, faiblesse musculaire
Un garçon de 5 ans ayant ingéré 330 mg (12,69 mg/kg de poids corporel) de chlorhydrate de propivérine a présenté de l’agitation, des hallucinations, une anomalie de la vision, une mydriase et une démarche instable. Le patient a été traité à l’aide de charbon activé et d’une benzodiazépine. Le garçon s’est complètement rétabli.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La propivérine possède des propriétés anticholinergiques ainsi que des propriétés modulatrices du calcium. La connexion efférente du nerf pelvien est inhibée en raison d’une action anticholinergique, ce qui entraîne un relâchement du muscle lisse de la vessie. De plus, la propivérine entraîne une inhibition de l’influx calcique et module le calcium intracellulaire dans les cellules musculaires lisses de la vessie, ce qui a un effet antispasmodique musculotrope.
Pharmacodynamique
Dans des modèles animaux, la propivérine entraîne une diminution de la pression intravésicale dépendante de la dose ainsi qu’une augmentation de la capacité vésicale.
Cet effet est dû à l’ensemble des propriétés pharmacologiques de la propivérine et de ses trois métabolites urinaires actifs, comme l’ont montré des bandes musculaires isolées du détrusor d’origine humaine et animale.
Pharmacocinétique
La propivérine est presque complètement absorbée dans les voies gastro-intestinales. Elle subit un important métabolisme de premier passage.
Le Tableau 3 résume les données pharmacocinétiques obtenues chez des volontaires adultes après l’administration d’une dose unique, et le Tableau 4 présente les données obtenues chez les enfants à l’état d’équilibre.
Tableau 3 – Résumé des paramètres pharmacocinétiques chez des volontaires adultes en bonne santé
| Dose de propivérine | Cmax (ng/mL) moyenne (plage) | ASC0-∞ (ng∙h/mL) moyenne (plage) | Tmax (h) moyen ± ÉT | t½ (h) moyenne (plage) |
|---|---|---|---|---|
| LM 30 mg SID | 60,6 (41,5 à 88,6) | 1 378 (903 à 2 104) | 9,9 ± 2,4 | 14,2 (10,8 à 18,6) |
| LM 45 mg SID | 80,0 (41,8 à 152,1) | 1 909 (1 002 à 3 639) | 9,9 ± 2,4 | 16,3 (13,9 à 19,2) |
| LI 2 x 5 mg SID | 48,5 (30,7 à 76,5) | 483 (272 à 856) | 1,9 ± 0,7 | 11,4 (7,4 à 17,7) |
Tableau 4 – Résumé des paramètres pharmacocinétiques après l’administration de doses répétées de propivérine LI 5 mg (5 mg, 10 mg et 15 mg BID) en fonction du poids corporel chez des enfants ayant une vessie hyperactive (P 1157)
| Paramètre pharmacocinétique de la propivérine | ≤ 0,3 mg/kg BID (N = 10) | > 0,3 à 0,45 mg/kg BID (N = 8) | > 0,45 mg/kg BID (N = 7) | |||||||
|---|---|---|---|---|---|---|---|---|---|---|
| ASC0-8 h (ng*h/mL) | Moyenne (ÉT) | 323,5 (172,7) | 662,7 (181,9) | 696,8 (235,1) | ||||||
ASCτ (ng*h/mL) | Moyenne (ÉT) | 409,8 (219,9) | 791,0 (202,9) | 844,5 (278,8) | ||||||
Cmax (ng/mL) | Moyenne (ÉT) | 68,4 (39,7) | 145,1 (45,1) | 151,0 (48,5) | ||||||
Cmin (mg/mL) | Moyenne (ÉT) | 23,3 (16,6) | 48,4 (14,1) | 52,7 (15,4) | ||||||
| Tmax (h) | Médiane (min.; max.) | 1,6 (0,9; 3,3) | 1,4 (1,0; 3,0) | 1,5 (0,5; 5,0) | ||||||
Absorption
La biodisponibilité moyenne absolue de la propivérine LM 30 mg est de 60,8 ± 17,3 %, et celle de la propivérine LM 45 mg est de 59,5 ± 23,3 % (valeur arithmétique moyenne ± ÉT pour l’ASC0-∞ [po]/ASC0-∞ [i.v.]).
La propivérine LI est rapidement absorbée. La Cmax de la propivérine est généralement atteinte avec des valeurs moyennes de Tmax d’environ 2 heures. La concentration sérique du M-5, principal métabolite, augmente elle aussi rapidement avec un Tmax encore plus court (1,1 à 1,6 h) que celui du médicament mère. La biodisponibilité moyenne absolue de la propivérine LI 5 mg est de 53,3 % (valeur arithmétique moyenne de l’ASC0-∞ [po]/ASC0-∞ [i.v.]).
Distribution
Après l’administration orale de ALOG-Propiverine, l’état d’équilibre est atteint au bout de quatre à cinq jours à une concentration plus élevée qu’après l’administration d’une seule dose (Cmoy = 71 ng/mL ou 61 ng/mL après l’administration orale de propivérine LI TID).
Le volume de distribution a été estimé chez 21 volontaires en bonne santé après l’administration intraveineuse de propivérine. Il se situe dans un intervalle de 125 à 473 L (moyenne de 279 L), ce qui indique qu’une grande quantité de la propivérine disponible est distribuée dans les compartiments périphériques. Le pourcentage de liaison aux protéines plasmatiques est de 90 % à 95 % pour la propivérine (composé d’origine) et d’environ 60 % pour le principal métabolite N-oxyde de la propivérine (M-5).
Métabolisme
La propivérine est métabolisée par des enzymes intestinales et hépatiques. Sa principale voie d’élimination métabolique est liée à l’oxydation du groupement pipéridyl-N, et elle est exercée par le CYP 3A4 et les flavines mono-oxygénases (FMO) 1 et 3. Cela entraîne la formation du métabolite principal, M-5, dont l’activité est nettement inférieure et dont la concentration plasmatique dépasse largement celle de la substance d’origine, la propivérine. Quatre métabolites ont été identifiés dans l’urine; trois d’entre eux sont pharmacologiquement actifs et peuvent contribuer à l’efficacité du traitement (M-5, M-6, M-23).
Les expériences in vitro dans des préparations de microsomes de rat ont montré que CYP2B est inhibé par la propivérine à des concentrations [CI50 = 0,5 µM] semblables à celles que l’on trouve dans le plasma humain pendant un traitement. Une légère inhibition détectable de CYP 3A4 et de CYP 2D6 se produit aussi in vitro à des concentrations 10 à 100 fois plus importantes que les concentrations plasmatiques thérapeutiques.
Excrétion
Chez des volontaires en bonne santé, 60 % de la dose radiomarquée a été récupérée dans l’urine et 21 % dans les fèces dans les 12 jours suivant l’administration d’une dose orale de 30 mg de propivérine marquée au 14C. Moins de 1 % de la dose orale est excrétée dans l’urine sous forme inchangée. La clairance totale moyenne après l’administration d’une dose unique de 30 mg est de 371 mL/min (191 à 870 mL/min). Dans trois essais menés auprès de 37 volontaires en bonne santé, la demi-vie d’élimination moyenne a été de 14,1, de 20,1 et de 22,1 heures, respectivement.
Linéarité/non-linéarité
Après l’administration orale de 10 à 45 mg de propivérine LM ou de 10 à 30 mg de propivérine LI, les données relatives à l’exposition, à savoir la Cmax et l’ASC0-∞, ont augmenté proportionnellement à la dose. Tous les autres paramètres pharmacocinétiques étaient indépendants de la dose.
Populations particulières et états pathologiques
Pédiatrie : Dans l’intervalle de doses recommandées, les propriétés pharmacocinétiques (p. ex. ASC0-8 h, Cmax, Cmoy) sont proportionnelles à la dose. Après l’administration d’une dose de 0,4 mg/kg de poids corporel deux fois par jour, les taux sériques chez les enfants de 5 à 10 ans ont atteint presque les mêmes valeurs qu’après l’administration de la dose thérapeutique de
30 mg par jour chez les adultes.
Gériatrie : La comparaison des concentrations plasmatiques minimales, à l’état d’équilibre, ne montre aucune différence entre les patients plus âgés (60 à 85 ans, moyenne de 68 ans) et les jeunes sujets en bonne santé. Le rapport entre les concentrations du médicament mère et du métabolite reste inchangé chez les patients plus âgés, ce qui indique que la conversion métabolique de la propivérine en son principal métabolite, M-5, n’est pas une étape associée à l’âge ou limitant l’excrétion totale.
Race : Une comparaison des données pharmacocinétiques entre des volontaires caucasiens, japonais ou afro-américains n’a pas révélé de différence notable dans la vitesse ou l’ampleur de l’absorption entre les sujets de différentes origines ethniques.
Insuffisance hépatique : Chez 12 patients atteints d’insuffisance hépatique légère en raison d’une stéatose hépatique, les paramètres pharmacocinétiques à l’état d’équilibre étaient comparables à ceux observés chez 12 témoins en bonne santé. Il n’y a pas de données portant sur les patients atteints d’insuffisance hépatique modérée ou grave.
Aucune donnée n’est disponible chez les enfants.
Insuffisance rénale : L’insuffisance rénale grave ne modifie pas de façon significative l’élimination de la propivérine et de son métabolite principal, M-5, comme le montre une étude à dose unique menée auprès de 12 patients dont la clairance de la créatinine était < 30 mL/min. Aucun ajustement de dose n’est recommandé tant que la dose quotidienne totale ne dépasse pas 30 mg de chlorhydrate de propivérine. Si une dose plus élevée doit être administrée, il est recommandé d’ajuster la dose avec prudence en tenant compte des effets anticholinergiques comme marqueurs de tolérance.
Par conséquent, chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min), la dose quotidienne maximale de propivérine est de 30 mg. Les capsules à libération modifiée ALOG-Propiverine à 45 mg ne sont pas recommandées chez les patients atteints d’insuffisance rénale grave.
Aucune donnée n’est disponible chez les enfants.
Patients atteints de glaucome : Chez les patients atteints de glaucome à angle ouvert et chez les patients atteints de glaucome à angle fermé pour lequel ils sont traités (glaucome maîtrisé), la pression intraoculaire n’augmente pas avec l’administration de propivérine à une dose quotidienne de 45 mg pendant 7 jours, comme l’ont montré deux études contrôlées par placebo.
Sexe : Le sexe n’exerce aucun effet significatif sur les propriétés pharmacocinétiques de la propivérine.
ENTREPOSAGE ET STABILITÉ
Conserver le médicament à la température ambiante (15 °C à 30 °C) dans son emballage original.
Garder hors de la portée des enfants.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’existe aucune directive particulière en matière de manipulation.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
ALOG-Propiverine
Les capsules à libération modifiée ALOG-Propiverine 30 mg et 45 mg sont offertes en plaquettes alvéolées de PVC/PVDC/aluminium, dans des boîtes contenant 28 capsules.
Chaque capsule orange et blanche de taille 3 contient 30 mg de chlorhydrate de propivérine sous forme de granules blanches à blanc cassé (équivalant à 27,28 mg de propivérine).
Chaque capsule orange de taille 2 contient 45 mg de chlorhydrate de propivérine sous forme de granules blanches à blanc cassé (équivalant à 40,92 mg de propivérine).
Chaque capsule à libération modifiée renferme les ingrédients non médicinaux suivants : acide citrique, acide méthacrylique-copolymère de méthacrylate (1:1), acide méthacrylique-copolymère de méthacrylate (1:2), citrate de triéthyle, copolymère d’ammonio méthacrylate de type A, copolymère d’ammonio méthacrylate de type B, dioxyde de titane E171, gélatine, lactose monohydraté, oxyde de fer jaune E172, oxyde de fer rouge E172, povidone, stéarate de magnésium et talc.
ALOG-Propiverine Pédiatrique
Les comprimés ALOG-Propiverine Pédiatrique 5 mg sont offerts en plaquettes alvéolées de PVC/aluminium dans des boîtes contenant 28 comprimés.
Chaque comprimé blanc lentiforme contient 5 mg de chlorhydrate de propivérine (équivalent à 4,55 mg de propivérine).
Chaque comprimé contient les ingrédients non médicinaux suivants : carbonate de calcium, cellulose en poudre, dioxyde de titane E171, glucose monohydraté, gomme arabique, kaolin lourd, lactose monohydraté, macrogol 6000, silice colloïdale anhydre, stéarate de magnésium, sucrose et talc.
r t i e I I : R E N S E I G N E M E N T S S C I E N T I F I Q U E S
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Chlorhydrate de propivérine
Nom chimique : Chlorhydrate d’ester de 2,2-diphényl-2-(1-propyloxy) acide acétique-(1-méthylpipérid-4-yl)
Formule moléculaire : C23H30C1NO3
Masse moléculaire : 403,95
Formule développée :
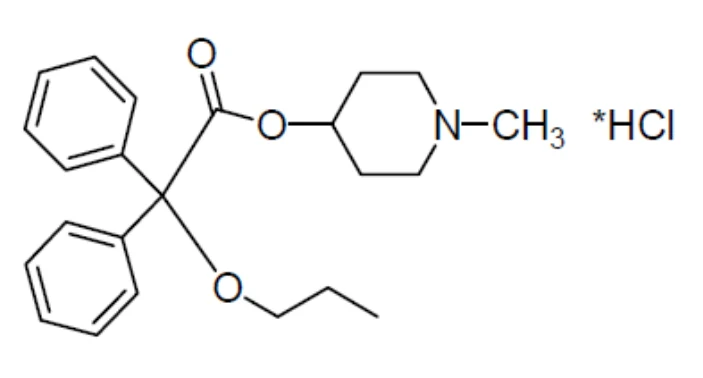
Propriétés physicochimiques : Le chlorhydrate de propivérine est une poudre blanche, cristalline, au goût amer et piquant, et soluble dans l’éthanol anhydre et pratiquement insoluble dans l’acétone. Il est 100 % soluble en milieu acide jusqu’à un pH de 5,8. Le chlorhydrate de propivérine est légèrement soluble à un pH de 6,2 et très légèrement soluble à des pH de 6,6 à 7,2.
ESSAIS CLINIQUES
Aspects démographiques des études et organisation des essais
Tableau 5 – Résumé des données démographiques des patients ayant participé aux essais cliniques contrôlés
| Nº de l’essai | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n = nombre) | Tranche d’âge (moyenne) | Sexe (M/F) (%) |
| Population adulte avec un VHA | |||||
| P 659,1 | Randomisé, à double insu, contrôlé par placebo et comparateur actif en parallèle | Propivérine LM à 30 mg SID, propivérine LI à 15 mg BID, placebo; voie orale 4 semaines | Total : 988 LM à 30 mg : 391 LI à 15 mg : 395 PLA : 202 Patients avec VHA | 18-86 LM à 30 mg : 55 LI à 15 mg : 56 PLA : 57 | LM à 30 mg : 11/89 LI à 15 mg : 11/89 PLA : 9/91 |
| P 1300 | Randomisé, à double insu, contrôlé par double placebo et comparateur actif en parallèle | Propivérine LM à 30 mg SID, Toltérodine à libération prolongée (LP) à 4 mg SID; voie orale; 8 semaines | Total : 324 LM à 30 mg : 162 TOL à 4 mg : 162 Patients avec VHA | 20-75 LM à 30 mg : 51 TOL à 4 mg : 49 | LM à 30 mg : 25/75 TOL à 4 mg : 24/76 |
| P 281 | Randomisé, à double insu, contrôlé par placebo et par comparateur actif en parallèle | Propivérine LI à 15 mg TID, oxybutynine LI à 5 mg BID, placebo; voie orale; 4 semaines | Total : 366 LI à 15 mg : 149 OXY à 5 mg : 145 PLA : 72 Patients avec miction impérieuse /incontinence urinaire | LI à 15 mg : 49 OXY à 5 mg : 50 PLA : 48 | LI à 15 mg : 7/93 OXY à 5 mg : 8/92 PLA : 6/94 |
| P 269 | Randomisé, à double insu, contrôlé par placebo en parallèle | Propivérine LI à 15 mg TID, placebo; voie orale; 4 semaines | Total : 107 LI à 15 mg : 54 PLA : 53 Patients âgés avec miction impérieuse /incontinence urinaire | 60-88 LI à 15 mg : 68 PLA : 67 | LI à 15 mg : 20/80 PLA : 25/75 |
| P 658 | Randomisé, à double insu, contrôlé par comparateur actif en parallèle | Propivérine LI à 15 mg BID, toltérodine LI à 2 mg BID; voie orale; 4 semaines | Total : 202 LI à 15 mg : 100 TOL à 2 mg : 102 Patients avec VHA | 19-82 LI à 15 mg : 55 TOL à 2 mg : 58 | LI à 15 mg : 27/73 TOL à 2 mg : 17/83 |
| Nº de l’essai | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n = nombre) | Tranche d’âge (moyenne) | Sexe (M/F) (%) |
| Population adulte avec une HND | |||||
| P 997 | Randomisé, à double insu, contrôlé à l’aide d’une dose référence en parallèle | Propivérine LM à 45 mg SID, propivérine LI à 15 mg TID, voie orale; 3 semaines | Total : 66 LM à 45 mg : 33 LI à 15 mg : 33 Patients avec HND | 19-70 LM à 45 mg : 41 LI à 15 mg : 41 | LM à 45 mg : 56/42 LI à 15 mg : 67/33 |
| P 1320 | Randomisé, croisé, à double insu, contrôlé par double placebo et par comparateur actif | Propivérine LM à 45 mg SID, propivérine LI à 15 mg TID, voie orale; 6 semaines | Total : 20 LM à 45 mg : 20 LI à 15 mg : 20 Patients avec HND | 22-69 LM à 45 mg : 47 LI à 15 mg : 47 | LM à 45 mg : 90/10 LI à 15 mg : 90/10 |
| P 691 | Randomisé, à double insu, contrôlé par comparateur actif en mode parallèle | Propivérine LI à 15 mg TID, oxybutynine LI à 5 mg TID, voie orale; 3 semaines | Total : 131 LM à 45 mg : 70 LI à 15 mg : 61 Patients avec HND | 18-76 LM à 45 mg : 39 LI à 15 mg : 38 | LM à 45 mg : 77/23 LI à 15 mg : 74/26 |
| Population pédiatrique | |||||
| P 1169 | Randomisé, à double insu, contrôlé par placebo en parallèle | Propivérine LI à 5 mg BID (dose ajustée en fonction du poids corporel) placebo; voie orale 8 semaines | Total : 171 LI à 5 mg : 87 PLA : 84 Patients avec VHA | 5-11 LI à 5 mg : 7 PLA : 7 | LI à 5 mg : 59/41 PLA : 67/33 |
Population adulte
Traitement du VHA
L’efficacité de la propivérine LM 30 mg a été évaluée dans le cadre de deux essais cliniques randomisés multicentriques, contrôlés par placebo et/ou par comparateur actif en parallèle menés auprès de patients adultes présentant un VHA ayant des symptômes de pollakiurie (fréquence urinaire), de miction impérieuse accompagnés ou non d’incontinence urinaire par impériosité mictionnelle . Certains essais cliniques contrôlés par placebo et/ou par comparateur actif portant sur la propivérine LI 15 mg sont cités ici en référence, car ils sont considérés comme étant appropriés et pertinents, pour l’obtention d’un résumé exhaustif des données sur l’efficacité de la propivérine chez des patients adultes présentant un VHA. La non-infériorité de la propivérine LM 30 mg, comparée à la propivérine LI 15 mg LI BID, a été démontrée (Tableau 6).
Les critères d’inclusion n’étaient pas directement comparables, par contre ils comprenaient les principaux paramètres suivants : au moins deux épisodes d’incontinence urinaire par impériosité mictionnelle sur une période de 3 jours, des épisodes de miction impérieuse pendant le processus de sélection, au moins 8 à 10 mictions en 24 heures et des symptômes de VHA depuis au moins 3 mois. Dans le cadre de deux essais cliniques portant sur la propivérine LI 15 mg, des paramètres de cystométrie ont également été inclus : capacité cystométrique maximale de la vessie ≤ 300 mL, au moins une contraction instable du détrusor d’au moins 10 cmH2O et incontinence par impériosité sensorielle.
La majorité des patients étaient de race blanche, environ 86 % des patients présentant un VHA étaient des femmes et l’âge moyen était de 54 ans.
Dans le cadre des essais portant sur la propivérine LM 30 mg, le principal paramètre d’évaluation était la variation du nombre d’épisodes d’incontinence en 24 heures par rapport au départ (P 659,1) ou la variation du nombre de mictions en 24 heures par rapport au départ (P 1300). Les paramètres d’évaluation secondaires incluaient la variation du nombre d’épisodes de miction impérieuse en 24 heures par rapport au départ, la variation du volume d’urine (mL) par miction, les résultats relatifs aux paramètres rapportés par les patients (Kings’ Health Questionnaire) ainsi que l’évaluation de l’efficacité de la propivérine par les chercheurs et les patients.
En dépit des différences dans le protocole d’essai clinique et la population de patients, les résultats concernant l’efficacité de la propivérine LM 30 mg chez les patients avec un VHA étaient similaires. Les tableaux 6 et 7 présentent les résultats relatifs aux paramètres d’évaluation principaux et secondaires de la propivérine LM 30 mg observés dans les essais cliniques contrôlés menés auprès de patients avec un VHA.
Tableau 6 – Propivérine LM 30 mg; VHA; variation moyenne des paramètres relatifs à la miction entre le début et la fin du traitement, selon le carnet de mictions du patient; population traitée selon le protocole (P 659,1)
| Visite/traitement | Propivérine LM 30 mg SID (N = 363) | Propivérine LI 15 mg BID (N = 360) | Placebo (N = 187) | ||||||
|---|---|---|---|---|---|---|---|---|---|
| Nombre d’épisodes d’incontinence en 24 heures* | |||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 3,4 ± 2,8 | 3,4 ± 2,7 | 3,5 ± 3,7 | |||||
| Fin du traitement (fdt) | 0,9 ± 1,7 | 1,1 ± 2,1 | 1,7 ± 2,8 | ||||||
| Variation fdt vs vd | -2,5 ± 2,4 | -2,3 ± 2,2 | -1,8 ± 3,4 | ||||||
| Valeur p vs placebo | p < 0,0001 | p = 0,0007 | |||||||
| Nombre de mictions en 24 heures** | |||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 12,7 ± 3,4 | 12,8 ± 3,1 | 13,4 ± 4,4 | |||||
| Fin du traitement (fdt) | 9,1 ± 3,1 | 9,1 ± 3,3 | 10,3 ± 3,9 | ||||||
| Variation fdt vs vd | -3,6 ± 3,0 | -3,7 ± 2,8 | -3,0 ± 3,6 | ||||||
| Valeur p vs placebo | p = 0,0002 | p = 0,0002 | |||||||
| Nombre d’épisodes d’incontinence urinaire par impériosité mictionnelle en 24 heures** | |||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 6,4 ± 4,1 | 6,1 ± 3,8 | 6,1 ± 4,1 | |||||
| Fin du traitement (fdt) | 3,8 ± 3,3 | 4,1 ± 3,7 | 4,4 ± 4,1 | ||||||
| Variation fdt vs vd | -2,9 ± 3,4 | -2,5 ± 3,4 | -1,9 ± 4,0 | ||||||
| Valeur p vs placebo | p = 0,0028 | p = 0,1106 | |||||||
| Volume d’urine par miction (mL)** | |||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 143,6 ± 54,8 | 142,4 ± 52,0 | 144,2 ± 59,4 | |||||
| Fin du traitement (fdt) | 183,7 ± 68,2 | 188,9 ± 79,2 | 173,5 ± 90,0 | ||||||
| Variation fdt vs vd | 40,3 ± 51,8 | 46,2 ± 61,4 | 29,8 ± 72,5 | ||||||
| Valeur p vs placebo | p = 0,0667 | p = 0,0039 | |||||||
*Principal paramètre d’évaluation **Paramètres d’évaluation secondaires
Du point de vue de l’efficacité, les résultats de l’essai ont permis de conclure que la propivérine LM 30 mg une fois par jour est non inférieure au traitement classique, soit la propivérine LI 15 mg administrée deux fois par jour, et que les deux produits sont significativement supérieurs au placebo.
Tableau 7 – Propivérine LM 30 mg; VHA; variation moyenne des paramètres relatifs à la miction, entre le début et la fin du traitement, selon le carnet de mictions du patient; population traitée selon le protocole (P 1300)
| Visite/traitement | Propivérine LM 30 mg SID (N = 148) | Toltérodine LP 4 mg SID (N = 139) | valeur p entre les groupes | ||||||
|---|---|---|---|---|---|---|---|---|---|
| Nombre de mictions en 24 heures* | |||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 15,2 ± 5,9 | 14,3 ± 5,3 | ||||||
| 2 semaines de traitement | 12,2 ± 4,8 | 11,5 ± 4,6 | |||||||
| 8 semaines de traitement (fdt) | 10,5 ± 4,5 | 10,5 ± 4,3 | |||||||
| Variation 2 semaines vs vd | -3,1 ± 3,1 | -2,8 ± 3,4 | 0,3048 | ||||||
| Variation fdt vs vd | -4,8 ± 4,1 | -3,9 ± 4,8 | 0,0112 | ||||||
| Nombre d’épisodes d’incontinence en 24 heures** | |||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 1,3 ± 3,2 | 0,6 ± 1,5 | ||||||
| 2 semaines de traitement | 0,5 ± 2,2 | 0,3 ± 1,1 | |||||||
| 8 semaines de traitement (fdt) | 0,3 ± 1,7 | 0,2 ± 0,9 | |||||||
| Variation 2 semaines vs vd | -0,8 ± 1,9 | -0,3 ± 0,8 | 0,0318 | ||||||
| Variation fdt vs vd | -1,0 ± 2,2 | -0,4 ± 1,2 | 0,0338 | ||||||
| Volume d’urine par miction (mL)** | |||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 96,8 ± 42,0 | 105,2 ± 39,4 | ||||||
| 2 semaines de traitement | 124,7 ± 57,3 | 134,7 ± 57,7 | |||||||
| 8 semaines de traitement (fdt) | 140,0 ± 61,7 | 149,6 ± 64,5 | |||||||
| Variation fdt vs 2 semaines | 27,9 ± 36,6 | 29,5 ± 41,9 | 0,7721 | ||||||
| Variation fdt vs vd | 43,2 ± 49,0 | 44,4 ± 55,2 | 0,9167 | ||||||
*Principal paramètre d’évaluation **Paramètres d’évaluation secondaires
Après huit semaines de traitement, le nombre moyen de mictions en 24 heures avait diminué de 30,2 % et de 25,7 % dans le groupe prenant la propivérine LM 30 mg et dans le groupe traité par la toltérodine à libération prolongée (LP) 4 mg, respectivement. L’amélioration de tous les paramètres du carnet de mictions après seulement deux semaines de traitement a démontré le début d’action rapide du médicament ainsi que son efficacité croissante lors d’un traitement prolongé. Dans les deux groupes, les analyses statistiques ont démontré des différences significatives entre les paramètres mesurés avant et après le traitement (p < 0,0001). L’étude a montré que la propivérine LM 30 mg une fois par jour sur 8 semaines chez des patients avec une VHA est non inférieure à la dose standard de toltérodine à libération prolongée 4 mg quant à tous les paramètres pertinents du journal des mictions, et que le nombre d’épisodes d’incontinence était diminué plus efficacement avec la propivérine LM 30 mg (p = 0,0338).
Population pédiatrique
Traitement du VHA
L’efficacité de la propivérine LI 5 mg chez les enfants avec un VHA et de l’incontinence urinaire a été démontrée dans le cadre d’un essai clinique multicentrique randomisé, à double insu, contrôlé en parallèle par placebo mené auprès d’enfants de 5 à 10 ans. Les principaux critères d’inclusion comprenaient plus de 8 mictions en 24 heures et au moins un épisode d’incontinence en 7 jours; les critères d’exclusion comprenaient une capacité physiologique de la vessie associée
à l’âge (volume d’urine lors d’une seule miction impérieuse ≥ (âge + 1)*30 [mL]), énurésie nocturne, dysfonction mictionnelle ou HND. Après une période préliminaire de trois semaines, pendant laquelle les enfants et les parents étaient informés du décours de la maladie et recevaientdes conseils généraux sur le mode de vie (urothérapie), les enfants âgés de 5 à 10 ans ne répondant pas aux modifications du mode de vie étaient traités par des doses ajustées selon le poids corporel de propivérine LI 5 mg (17,0 à 27,9 kg = 10 mg BID [2x LI 5 mg BID]; 28,0 à 45,0 kg = 15 mg BID [3x LI 5 mg BID]) ou un placebo correspondant pendant 8 semaines. Le Tableau 8 présente les résultats relatifs à la variation entre les valeurs de départ et les valeurs à la fin du traitement pour les paramètres d’évaluation principaux et secondaires.
La population traitée selon le protocole était constituée de 41 (32,3 %) filles et 86 (67,7 %) garçons. Dans la population traitée selon le protocole, l’âge moyen était de 6,9 ans et l’IMC moyen de 16,26 kg/m2.
Tableau 8 – Propivérine LI 5 mg; VHA; variation moyenne des paramètres du carnet de mictions entre le début et la fin du traitement; population traitée selon le protocole (P 1169)
| Visite/traitement | Propivérine LI 5 mg (0,4 mg/kg PC/BID) (N = 64) | Placebo (N = 63) | ||||||
| Nombre de mictions en 24 heures* | ||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 9,0 ± 2,3 | 9,4 ± 2,7 | |||||
| Fin du traitement (fdt) | 6,8 ± 1,9 | 8,0 ± 2,5 | ||||||
| Variation fdt vs vd | -2,3 ± 2,2 | -1,4 ± 2,3 | ||||||
| Épisodes d’incontinence au cours des 7 derniers jours (N [%])** | ||||||||
| Valeur de départ (vd) | Oui | 64 (100,0) | 63 (100,0) | |||||
| Fin du traitement (fdt) | Non | 21 (32,8) | 9 (14,3) | |||||
| Oui | 43 (67,2) | 54 (85,7) | ||||||
| Nombre d’épisodes d’incontinence par jour au cours des 7 derniers jours** | ||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 2,3 ± 3,0 | 4,0 ± 4,1 | |||||
| Fin du traitement (fdt) | 0,6 ± 1,1 | 2,8 ± 5,0 | ||||||
| Variation fdt vs vd | -1,8 ± 3,0 | -1,2 ± 4,7 | ||||||
| Volume d’urine évacuée par miction (mL)** | ||||||||
| Valeur de départ (vd) | Moyenne ± ÉT | 103,5 ± 37,4 | 97,1 ± 29,4 | |||||
| Fin du traitement (fdt) | 133,8 ± 43,9 | 103,6 ± 31,6 | ||||||
| Variation fdt vs vd | 30,4 ± 27,0 | 6,6 ± 23,0 | ||||||
| Taux de réponse selon la variation de la fréquence des mictions en 24 heures (N [%])** | ||||||||
| Sujets répondant au traitement (diminution ≥ 1,5 miction en 24 heures) | 43 (67,2) | 27 (42,9) | ||||||
| Sujets ne répondant pas au traitement (diminution < 1,5 miction en 24 heures) | 21 (32,8) | 36 (57,1) | ||||||
*Principal paramètre d’évaluation **Paramètres d’évaluation secondaires
La valeur de p unilatérale pour l’effet du traitement dans la population traitée selon le protocole était de 0,0009 (pour le paramètre principal); la différence estimée de la moyenne des MC était de 1,055.
Études comparatives de biodisponibilité
Une étude de bioéquivalence randomisée, croisée, à double insu, contrôlée par double placebo, comptant deux périodes et portant sur plusieurs doses a été menée auprès de 28 volontaires en bonne santé afin de comparer les paramètres pharmacocinétiques de la propivérine LM 45 mg à ceux de la propivérine LI 15 mg TID. Le traitement a été administré pendant sept jours et comptait une période d’élimination thérapeutique de quatorze jours entre les traitements.
Vingt-huit volontaires en bonne santé ont reçu des capsules de propivérine LM 45 mg une fois par jour (test), ou des comprimés de propivérine LI 15 mg TID (référence).
Tableau 9 – Résultats pharmacocinétiques comparatifs entre la propivérine LM 45 mg, et la propivérine LI 15 mg (P 506,1)
Propivérine (45 mg à raison de 1 x 45 mg OD ou de 1 x 15 mg TID) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
|---|---|---|---|---|
| Paramètre | Propivérine LM 45 mg OD | Propivérine LI 15 mg TID | Ratio des moyennes géométriques en % | Intervalle de confiance à 90 % |
ASCtau1 [ng∙h/mL] | 1 711 1 892 (51) | 1 677 1 891 (48) | 102 | 87 à 119 |
Cmax [ng/mL] | 105 114 (42) | 113 122 (44) | 93 | 81 à 108 |
Cmin [ng/mL] | 29 31 (44) | 31 33 (44) | 93 | 82 à 105 |
| Tmax2 (h) | 7,3 (35) | 4,7 (82) | ||
1 ASC0-24 h à l’état d’équilibre
2 moyenne arithmétique (CV en %)
On peut conclure que la bioéquivalence de la propivérine LM 45 mg est comparable à celle du médicament de référence, la propivérine LI 15 mg TID, pour ce qui est du degré d’absorption et des concentrations minimales et maximales atteintes à l’état d’équilibre (ASCtau, Cmin et Cmax, respectivement).
La préparation à libération modifiée (LM) est aussi équivalente au produit de référence pour ce qui est des concentrations sériques moyennes à l’état d’équilibre (Cmoy) atteintes le 7e jour du traitement (71 vs 70 ng/mL).
L’absorption de la propivérine après l’administration de propivérine LM est significativement plus lente qu’après celle de la propivérine LI, ce qui entraîne une élimination apparemment plus lente (demi-vie plus longue) de la préparation à libération modifiée (élimination contrôlée par l’absorption).
Électrophysiologie cardiaque
Une étude approfondie de l’intervalle QT n’a pas été effectuée sur le chlorhydrate de propivérine chez l’adulte ou l’enfant.
On a rapporté des cas d’allongement de l’intervalle QT avec des agents antimuscariniques de la même classe pharmacologique que le chlorhydrate de propivérine. Certains médicaments qui causent un allongement de l’intervalle QT/QTc pourraient entraîner un risque accru d’arythmies ventriculaires rares, mais graves,à type les torsades de pointes. Les patients exposés à un risque d’allongement de l’intervalle QT/QTc, comme ceux qui sont atteints d’une insuffisance cardiaque cliniquement significative, de syndrome du QT long, qui ont présenté récemment une hypokaliémie importante, ou qui reçoivent d’autres médicaments connus comme pouvant prolonger l’intervalle QT/QTc devraient être surveillés de manière appropriée quand ils sont traités par le chlorhydrate de propivérine. Chez les patients qui présentent un allongement de l’intervalle QT/QTc ou des symptômes d’arythmie possible, comme des étourdissements, des palpitations ou des évanouissements, il faut procéder à une évaluation électrocardiographique et rechercher des perturbations électrolytiques.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamique
Pharmacodynamique primaire et secondaire
Le bon fonctionnement du détrusor représente la cible pharmacodynamique lors du développement de médicaments pour le traitement du syndrome de vessie hyperactive. Les réponses contractiles dans la vessie des rongeurs et des espèces non-rongeurs ont été largement étudiées in vitro et in vivo. Des études sur la liaison aux récepteurs et sur le mécanisme d’action cellulaire de la propivérine, y compris ses principaux métabolites humains (M-5, M-6, M-14), ont aussi été effectuées.
Différents degrés de liaison aux récepteurs muscariniques, alpha-adrénergiques et dopaminergiques ont été démontrés. L’affinité de liaison est liée à la puissance inhibitrice, elle-même associée au blocage de la contractilité stimulée par les récepteurs cholinergiques, alpha-adrénergiques ou par le champ électrique dans le muscle de la vessie. Des antagonismes compétitif et non compétitif ont été observés selon les propriétés spécifiques.
La propivérine a des effets anticholinergiques et de modulation du calcium. La connexion efférente du nerf pelvien est inhibée en raison de l’action anticholinergique du médicament, ce qui se traduit par une relaxation du muscle lisse de la vessie. De plus, la propivérine entraîne une inhibition de l’influx calcique et module le calcium intracellulaire dans les cellules musculaires lisses de la vessie, ce qui confère un effet antispasmodique musculotrope.
Comparées aux valeurs de référence avant le traitement, les mesures urodynamiques effectuées chez les patients révèlent une diminution de la pression du détrusor et une augmentation de la capacité vésicale. En clinique, ces effets se manifestent par une réduction du nombre d’épisodes d’incontinence, par une diminution de la fréquence des mictions et par une atténuation des besoins impérieux.
Innocuité pharmacologique
Les effets sur les systèmes respiratoire et cardiovasculaire ont été étudiés.
Aucun effet pertinent n’a été observé en ce qui concerne le système respiratoire.
Des études électrophysiologiques dans des cellules CHO ont révélé une inhibition des courants de potassium liés à hERG par la propivérine et son principal métabolite, M-5. Toutefois, cette inhibition n’a pas d’effet sur la durée du potentiel d’action cardiaque. Des essais in vivo effectués chez des chiens adultes conscients ont permis d’exclure un allongement de l’intervalle QTc associé au médicament jusqu’à des doses de 30 mg/kg de poids corporel (plus de 30 fois la dose administrée aux patients).
Les effets de la propivérine administrée par voie orale à des doses de 10, 20, 50 et 100 mg/kg ont été évalués dans un vaste éventail de modèles animaux, notamment chez le rat, la souris et le lapin adultes. La propivérine n’a pas exercé d’effet sur les convulsions, les contorsions induites par l’acide acétique (modèle de douleur), la température normale du corps et l’activation physiologique détectée par EEG en réponse à une stimulation lumineuse. Aucune découverte d’intérêt clinique potentiel n’a été faite en ce qui concerne l’utilisation clinique du médicament chez les patients, y compris les personnes âgées. Des effets potentiellement nocifs n’ont été observés qu’à des doses exagérées qui sont improbables en situation clinique. De plus, tous les effets observés étaient légers et disparaissaient spontanément.
La propivérine, à des doses de 8 et de 10 mg/kg, n’a exercé aucun effet sur l’œil sur une période d’observation de huit heures chez des chiens. Le comparateur, l’oxybutynine, a causé une mydriase d’une durée pouvant atteindre quatre heures après l’administration d’une dose de 1 mg/kg.
Les résultats de cet essai confirment à nouveau l’effet anticholinergique léger de la propivérine. Contrairement à ce qui se produit avec l’oxybutynine, l’œil n’était pas un organe cible des effets anticholinergiques systémiques de la propivérine.
Pharmacocinétique
Volontaires en bonne santé
ALOG-Propiverine
Après l’administration orale de 30 mg et de 45 mg de ALOG-Propiverine LM, la propivérine est absorbée dans le tractus gastro-intestinal et les concentrations plasmatiques maximales sont atteintes après 9,9 heures (30 mg LM) et après 9 à 10 heures (45 mg LM). La biodisponibilité moyenne absolue de ALOG-Propiverine LM 30 mg est de 60,8 ± 17,3 % (moyenne arithmétique ± ÉT pour l’ASC0-∞ [po]/ASC0-∞ [i.v.]), et celle de ALOG-Propiverine LM 45 mg est de 59,5 ± 23,3 % (moyenne arithmétique ± ÉT pour l’ASC0-∞ [po]/ASC0-∞ [i.v.]).
L’administration de la capsule de propivérine LM est associée à des valeurs moyennes de Cmax d’environ 70 ng/mL, qui sont atteintes dans les 9,5 heures suivant l’administration du médicament.
Les paramètres pharmacocinétiques de ALOG-Propiverine ne sont pas affectés par la prise de nourriture.
ALOG-Propiverine Pédiatrique
Après l’administration orale de 15 mg de propivérine LI, le médicament est rapidement absorbé dans le tractus gastro-intestinal et les concentrations plasmatiques maximales sont atteintes après 2,3 heures. La biodisponibilité moyenne absolue de la propivérine LI 15 mg est de 40,5 % (moyenne arithmétique de l’ASC0-∞ [po]/ASC0-∞ [i.v.]).
La biodisponibilité de ALOG-Propiverine Pédiatrique augmente après un repas riche en matières grasses.
Patients atteints d’insuffisance hépatique légère
Rien n’indique qu’une insuffisance hépatique exerce des effets significatifs sur la pharmacocinétique de la propivérine et de son métabolite principal, M-5, après l’administration de doses multiples.
Patients atteints d’insuffisance hépatique modérée à grave
Il n’y a pas de données disponibles portant sur les patients atteints d’insuffisance hépatique modérée ou grave.
Patients atteints d’insuffisance rénale grave
L’insuffisance rénale sévère ne modifie pas de façon significative l’élimination de la propivérine et de son métabolite principal, le dérivé N-oxyde de la propivérine (M-5), comme le montre une étude à dose unique menée auprès 12 patients ayant une clairance de la créatinine < 30 mL/min.
TOXICOLOGIE
Toxicité à dose unique
En tout, 21 études de toxicité à dose unique ont été effectuées chez des animaux adultes et ont fait l’objet de 13 rapports d’études non cliniques distincts. Ces études caractérisent la toxicité aiguë de la propivérine après l’administration orale, sous-cutanée et intraveineuse du médicament à des souris, des rats, des lapins et des chiens. Par ailleurs, la toxicité aiguë des métabolites M-5 et M-6 a été caractérisée chez la souris. De plus, la toxicité de l’impureté M-2, un métabolite animal mineur, a été évaluée chez la souris et le rat.
En résumé, l’administration orale de la propivérine a été beaucoup mieux tolérée que l’administration parentérale du médicament. Après une exposition orale au médicament, la dose maximale non létale observée était d’environ 200 mg/kg chez la souris, 250 mg/kg chez la rate et 500 mg/kg chez le rat, 390 mg/kg chez le lapin et 900 mg/kg chez le chien.
Les signes et symptômes d’intoxication étaient semblables d’une espèce à l’autre avec une stimulation notable du SNC (convulsions, tremblements), une mydriase, des effets indésirables sur le système respiratoire (dyspnée, bradypnée) et une congestion des organes (p. ex. foie, poumons et reins). Les causes apparentes de décès étaient une perturbation de l’apport sanguin aux poumons et des hémorragies dans les reins et la vessie. La stimulation du SNC et la mydriase sont tout à fait compatibles avec le mode d’action antimuscarinique inhérent à la pharmacodynamique de la propivérine.
Les métabolites M-5 et M-6 étaient mieux tolérés que le médicament mère.
La propivérine est généralement bien tolérée et de grandes quantités de médicament sont nécessaires pour observer des signes de toxicité aiguë. Le métabolisme n’est pas une source de toxicité supplémentaire.
Toxicité de doses multiples
Quatre études pivots ont été effectuées chez des rats et des chiens adultes des deux sexes sur une période de 13 semaines et d’un an, respectivement. La propivérine a été administrée par gavage oral ou sous forme de capsules à doses pouvant atteindre 150 mg/kg (rats adultes, 13 semaines), 50 mg/kg (rats adultes, 52 semaines), 27 mg/kg (chiens adultes, 13 semaines) et 9 mg/kg (chiens, 1 an). Toutes les études comprenaient une période de rétablissement.
Au cours de ces études, aucun décès associé à la propivérine n’a été observé. Chez le rat, le foie et le rein étaient des organes cibles de la toxicité. Après un an d’exposition, les poids hépatiques absolus et relatifs avaient augmenté, une légère hyperplasie du réticulum endoplasmique lisse et des gouttelettes lipidiques étaient visibles dans la partie moyenne du foie. Une dilatation des citernes et une précipitation de grosses gouttelettes lipidiques ont été détectées au microscope électronique. Des observations similaires ont été faites chez les chiens après 13 semaines et un an d’exposition, indiquant une induction des enzymes hépatiques. Tous les symptômes observés étaient réversibles ou se sont améliorés pendant la période de rétablissement.
Le Tableau 10 présente la dose sans effet nocif observé (DSENO) dans le cadre de ces études.
Tableau 8 – DSENO (mg/kg) lors d’études pivots portant sur des doses multiples
| Espèce animale | Durée de l’exposition | DSENO (mg/kg) |
|---|---|---|
| Rats – mâles et femelles | 13 semaines | Femelles : 10 Mâles : 2 |
| Rats – mâles et femelles | 52 semaines | 5 |
| Chiens – mâles et femelles | 13 semaines | 1 |
| Chiens – mâles et femelles | 1 an | 0,3 |
La dose maximale chez les adultes et les enfants est inférieure à 1 mg/kg. Les marges de sécurité diffèrent entre les espèces et sont plus élevées pour les rats que pour les chiens. Chez les rats femelles, la marge de sécurité la plus élevée est supérieure à 10 mg/kg. Dans le cadre d’une étude d’un an portant sur le chien, la marge de sécurité extrapolée aux humains est inférieure à 1 mg/kg. Cette observation contredit l’expérience clinique à long terme. De plus, les données pharmacocinétiques ont montré qu’après l’administration d’une dose orale unique (10 mg/kg), l’exposition aux concentrations systémiques de propivérine et de ses métabolites mesurables est beaucoup plus élevée chez le chien que chez le rat.
Génotoxicité
La propivérine a été évaluée in vitro (4 études) et in vivo (4 études). La génotoxicité des principaux métabolites de la propivérine (M-5, M-6 et M-14) a également été évaluée. Des études pivots ont été effectuées, conformément aux bonnes pratiques de laboratoire (BPL).
En résumé, la génotoxicité de la propivérine et de ses principaux métabolites a été évaluée dans des essais in vitro de mutations géniques sur des bactéries et cellules de mammifères. La propivérine a également été étudiée in vivo concernant les aberrations chromosomiques.
Aucun potentiel génotoxique n’a été observé.
Cancérogénicité
Des études de cancérogénicité associée à la propivérine ont été effectuées chez les souris et les rats, conformément aux lignes directrices internationales et aux BPL.
Des lésions néoplasiques ont été observées chez les souris mâles après l’administration de fortes doses de propivérine. À la dose la plus forte, le nombre d’adénomes et de carcinomes hépatocellulaires était significativement plus élevé que chez les animaux témoins. Aucune augmentation liée à la dose n’a été observée. De telles observations n’ont pas été faites chez les souris femelles.
Dans l’étude de cancérogénicité chez le rat, des adénomes hépatocellulaires, des adénomes rénaux et des papillomes de la vessie ont été observés après l’administration de fortes doses à des rats mâles, tandis que chez les rats femelles, c’est le nombre de polypes du stroma endométrial qui augmentait après l’administration d’une forte dose (Tableau 11).
Tableau 9 – Résultats des études de cancérogénicité
| Espèce, souche, nombre | Dose, voie d’administration, durée du traitement | Résultats |
|---|---|---|
Souris B6C3F1 200 mâles, 200 femelles | 0, 100, 300, 1 000 ppm, alimentation, 104 semaines | M/F : 300 : gain de poids, stéatose hépatique M : 1 000 : adénome hépatocellulaire et carcinome |
Rat F344 200 mâles, 200 femelles | 0, 100, 300, 1 000 ppm, alimentation, 104 semaines | M/F : 300 : gain de poids M : 1 000 : papillome rénal, adénome hépatocellulaire, adénome rénal F : 1 000 : polype du stroma endométrial |
Les tumeurs et les observations histopathologiques chez la souris et le rat ont été jugées propres à l’espèce et, par conséquent, sans pertinence clinique.
Mutagenèse
Aucun signe de mutagenèse n’a été observé.
Reproduction
Des études sur la reproduction ont été effectuées chez la souris, le rat et le lapin. Les tableaux 12 et 13 présentent les protocoles de ces études.
Tableau 10 – Protocole d’étude sur la toxicité pour la reproduction
| Type d’essai | Espèce, souche, nombre, sexe | Doses (mg/kg/jour) Voie d’administration Durée du traitement | Observations importantes (dose) | DSENO (mg/kg/jour) |
Segment I Fertilité et début du développement embryonnaire jusqu’à l’implantation | Rat / Slc:Sprague-Dawley (SPF) 42 mâles 63 femelles | 0/2/10 /50 Voie orale M : 13 semaines F : 3 semaines | M10, F50; salivation, mydriase, râles 50 : augmentation du poids fœtal moyen, F150 : augmentation du nombre de centres d’ossification | En général : M (F0) : 2 M (F0) : 10 Reproduction M, F, portées : 50 |
Segment II Développement embryo-fœtal | Rat / Slc:Sprague-Dawley (SPF) 4 groupes : 36 femelles | 0/2/10 /50 Voie orale F : 11 jours | F (P) : 10 : râles, 50 : salivation, mydriase F1 : 10 : (communication interventriculaire; pyélectasie) | P : 2 Fœtus : 10 Rejetons : 50 |
Lapins néo-zélandais blancs 4 groupes : 15 femelles | 0/2.4/12/60 Voie orale F : 13 | F (P) : 60 : mydriase; splénomégalie; diminution du poids hépatique, augmentation du poids de la rate | P : 12 F1 : 60 | |
Segment III Développement prénatal et postnatal, y compris la fonction maternelle | Rat / Slc:Sprague-Dawley (SPF) 4 groupes : 24 femelles | 0/2/10 /50 Voie orale F : 25 jours | 50 : salivation, râles, mydriase 50 : diminution de la survie au jour 4 10 : (communication interventriculaire; pyélectasie) 50 : diminution du temps passé dans le labyrinthe en T | 10 |
Tableau 11 – Données supplémentaires sur la toxicité pour la reproduction (non BPL)
| Type d’essai | Espèce, souche, nombre, sexe | Doses (mg/kg/jour) Voie d’administration Durée du traitement | Observations importantes (dose) | DSENO (mg/kg/jour) |
| Recherche sur le développement postnatal | Souris / BNMF1 4 groupes : 22 femelles | 0, 1, 10, 100 Voie orale G12 à G16 | 100 : diminution du poids corporel des souriceaux jusqu’au jour 5 p.p., retard dans le développement des réflexes (préhension des membres postérieurs, géotaxie négative) | 10 |
| Effets sur le développement embryo-fœtal, essai sur 3 périodes | Rat / Wistar 5 groupes : 36 femelles par période | 0, 0, 2.5, 25, 250 Période I : G3 à G6 Période II : G6 à G14 Période III : G14 à G17 | Période I : 250 : moins de femelles gravides, augmentation des pertes post-implantation Période II : moins de femelles gravides, augmentation des pertes post- Observations | 25 |
| Type d’essai | Espèce, souche, nombre, sexe | Doses (mg/kg/jour) Voie d’administration Durée du traitement | ||
importantes (dose)
| DSENO (mg/kg/jour) | ||||||||
implantation, augmentation des anomalies fœtales (squelette) Période III : augmentation des pertes post-implantation, diminution du poids fœtal, augmentation des anomalies fœtales (squelette) | ||||||||
GXX : Date de gestation
Par conséquent, les études chez l’animal montrent un retard dans le développement du squelette de la progéniture quand des doses élevées du médicament sont administrées par voie orale à des femelles gravides.
Aucun effet sur la fertilité et sur le comportement reproductif n’a été observé chez les mâles et les femelles lors d’études toxicologiques chez le rat.
Chez les rates gravides, la concentration fœtale était environ deux fois supérieure à la concentration observée dans le plasma maternel au moment de la concentration maximale. L’élimination de la dose radioactive était très rapide chez le fœtus.
Après l’administration de propivérine marquée au 14C à des rates qui allaitaient, les concentrations dans le lait étaient environ 1,2 à 1,7 fois plus élevées que les concentrations plasmatiques à chaque point d’évaluation. La demi-vie d’élimination de la dose radioactive du lait était d’environ 13 heures.
Toxicité chez les jeunes animaux
Deux études ont été effectuées chez de jeunes animaux, la première chez des rats mâles et femelles après une période de sevrage de 6 semaines (P 1110) et la seconde, chez de jeunes chiens mâles et femelles d’environ 3 mois au début de l’exposition, le traitement ayant ensuite duré 13 semaines (P1178). L’administration quotidienne de propivérine n’a exercé aucun effet nocif sur la croissance ou le développement. Chez le chien, l’effet toxique le plus prononcé était observé au niveau du tractus gastro-intestinal, les animaux exposés à la propivérine présentant plus de vomissements que les témoins. Cet effet semblait dépendant de la dose. La DSENO chez les jeunes rats était de 20 mg/kg de poids corporel, tandis qu’elle était de 1 mg/kg de poids corporel chez les jeunes chiens. La propivérine était bien tolérée chez les jeunes animaux, tout comme chez les animaux adultes de la même espèce.
Profil de tolérance locale
Deux études ont analysé les effets de la propivérine appliquée localement sur la muqueuse oculaire de lapins néo-zélandais blancs (P 169, P 170). La propivérine en solution saline à 5 % était très irritante, tandis que 0,1 mL d’une solution de 0,01 % à 0,1 % était bien tolérée.
Autres essais de toxicité
L’antigénicité de la propivérine a fait l’objet d’études chez les cobayes et les souris (P 168). Le test d’anaphylaxie cutanée passive (ACP) hétérologue n’a pas révélé d’anaphylaxie cutanée chez la souris. Les cobayes n’ont montré aucun signe d’anaphylaxie cutanée active ou passive, d’anaphylaxie systémique active ou d’hémagglutination passive. Les expériences ont montré que la propivérine n’est associée à aucune antigénicité chez le cobaye ou la souris.
Les résultats des études de toxicité effectuées chez des rongeurs et des espèces non-rongeurs n’ont montré aucun effet toxique qui empêcherait d’utiliser la propivérine chez l’humain.
RÉFÉRENCES
- 1. Fuhr U, Jetter A, Tomalik-Scharte D, Kasel D, Harlfinger S Drug/drug interaction study with propiverine hydrochloride in healthy volunteers, part I, Report, 2002. Aug.22, Institute for Pharmacology, University Köln, Germany; ............................................................................ [P 694]
- 2. Thomann P, Hafner A, Siegert J, Schnabel F, Gramatté T Study to investigate food drug interactions for two oral formulations of propiverine hydrochloride (immediate release and extended release formulation), Report, 2001.Oct.15, Quintiles GmbH Freiburg, Germany; ... [P 703]
- 3. Hӧrn H, Propiverine hydrochloride immediate (IR) and extended release (ER): Comparison of efficacy and tolerability in patients with overactive bladder. Report, 2004. Feb.26, PARAXEL International GmbH Berlin, Germany; .................................................................................................................................................. [P 659,1]
- 4. Grälls M, Dose-escalating study of propiverine hydrochloride (Mictonetten) in children suffering from frequency urgency-syndrome and urinary incontinence indicative of detrusor overactivity (overactive bladder), Report, 2006. Dec.08, Quintiles Services AB Uppsala, Sweden; ............................................................ [P 1157]
- 5. Marschall-Kehrel AD, Schnabel F, Hölscher B, Bailey MT Propiverine hydrochloride in children suffering from overactive bladder and urinary incontinence: A randomised, double-blind, placebo-controlled, parallel grouped multicenter clinical trial (EudraCT 2004-001243-30), Report, 2007.Apr.13, APOGEPHA Arzneimittel GmbH Dresden, Germany; ..................... [P 1169]
- 6. Siegmund W, Gießmann T, Franke G, Wegner D Pharmacokinetics of intravenous (15 mg) and oral propiverine hydrochloride (15 mg solution, 10, 15 and 30 mg coated tablets), Report, 2002. Apr.16, Institute of Pharmacology, University Greifswald Greifswald, Germany; ..................................................................................................................................................... [P 730]
- 7. Yang Y. A randomized, double-blind, double-dummy, multi-center clinical study to evaluate the safety and efficacy of propiverine hydrochloride extended-release capsule for the treatment of overactive bladder with tolterodine extended-release tablet as active control (PH-ZK-0906, SFDA: 2009L04160), Report, 2011.Aug, Zhaoke Pharmaceutical (Hefei) Co., Ltd; ................................................................................................. [P 1300]
- 8. Letzel H, Blümner E, Madersbacher H Efficacy and safety evaluation of propiverine hydrochloride in patients with urge-incontinence Report, 1995.Dec.12, STATICON Medizinische Forschungsgesellschaft mbH Planegg, Germany; ......... [P 281]
- 9. [Double blind, randomised parallel group comparison of propiverine hydrochloride versus placebo in terms of safety, with particular reference to the induction of cardiac arrhythmias, and efficacy in elderly patients with urge symptoms (Urological Expert Report, General Medical Expert Report, Pharmacokinetic Report)] Report, 1995, APOGEPHA Arzneimittel GmbH Dresden, Germany; ........................................................ [P 269]
- 10. Gregor D, Donath F, Gramatté T, Wortha H-P, Jünemann KP Efficacy and tolerability of propiverine vs. tolterodine in patients with overactive bladder Report, 2002.Jul.26, AMS Advanced Medical Services GmbH Mannheim, Germany; ............................. [P 658]
- 11. Schirm F. Efficacy and tolerability of propiverine hydrochloride extended release (ER) compared to immediate release (IR) in patients with neurogenic detrusor hyperactivity (EudraCT: 2004-001275-19). Report, 2006.Jul.28, DATAMAP GmbH Freiburg, Germany; ................................................................................ [P 997]
- 12. Efficacy of propiverine hydrochloride extended release (ER) 45 mg in patients with neurogenic detrusor overactivity – an active-controlled single-centre crossover trial (EudraCT 2012-003159-12). Report, 2013; .................................................................................................................................................................. [P 1320]
- 13. Mürtz G, Schnabel F, Koch R, Kirch W Efficacy and tolerance of propiverine-hydrochloride (Mictonorm®) in patients with neurogenic bladder. Multicentre trial on the comparison of propiverine-hydrochloride (Mictonorm®) and oxybutynin-hydrochloride (Dridase®), Report, 2001.Dec.10, APOGEPHA Arzneimittel GmbH Dresden, Germany; ........................ [P 691]
- 14. Siegmund W, Franke G, Weinbrenner A, Westphal K Multiple dose equivalence study to compare Mictonorm with an extended release formulation of propiverine HCl, Report, 2001.May.23, Institute of Pharmacology, University Greifswald; ..................................... [P 506,1]
- 15. Haveresch L A double blind, placebo-controlled, randomized, 2-way crossover study to assess the effect of propiverine on cardiac safety in healthy female subjects, Report, 2002.Aug.09, M.A.R.C.O. - Dr. Wargenau, Institute for Biomedical Statistics Düsseldorf, Germany; ............................................................................................... [P 693]
- 16. Weimann T A double blind, placebo-controlled, randomised, 2-way crossover study to assess cardiac safety of propiverine-HCl in male coronary heart disease (CHD) patients, Report, 2003.Nov.24, M.A.R.C.O - Dr. Wargenau, Institute for Biomedical Statistics Düsseldorf, Germany; ........................................................................ [P 751,1]
- 17. Ohuchida A [Mutation test of P-4], Report, 1986.Nov.25, Taiho Pharmaceutical Co., Ltd. Tokushima, Japan; .......... [P 1182]
- 18. Takawale P, Propiverine hydrochloride: Safety study in juvenile rats, Report, 2004.Dec.16, SCANTOX Lille Skensved, Denmark; ................................................................................................................................ [P 1110]
- 19. Brodersen TK, Propiverine hydrochloride - A 13-week safety study in juvenile dogs. Oral (capsule) administration of propiverine, Report, 2007.Apr.12, SCANTOX Lille Skensved, Denmark; ................. [P 1178]
- 20. Yoshida Y, Test of irritating ability of propiverine hydrochloride (P4) in ocular mucosa of rabbit, Report, 1985, Security Laboratory, Taiho Pharmaceuticals Co. Ltd. Tokushima, Japan; . ............................................... [P 169]
- 21. Yamakita O, Test of irritating ability of propiverine hydrochloride (P4) in ocular mucosa of rabbit – Supplementary test with low concentrations, Report, 1990 Dec.20, Security Institute, Taiho Pharmaceutical Co., Ltd. Tokushima, Japan; ...................................................................................................................... [P 170]
- 22. Kouchi Y, Imamura K, Izumi K, Yoshida R, Antigenicity tests on propiverine hydrochloride in guinea pigs and mice, J Toxicol Sci 1989; 14: 143-151; ..................................................................................................... [P 168]