


Monographie de produit - Tafinlar
Modifications importantes récemment apportées à la monographie
7 Mises en garde et précautions, Endocrinien/métabolisme 05/2024
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes récemment apportées à la monographie .................................. 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................. 4
1 Indications ................................................................................................................ 4
1.1 Pédiatrie .......................................................................................................... 5 1.2 Gériatrie .......................................................................................................... 5 2 Contre-indications .................................................................................................... 6
3 Encadré sur les mises en garde et précautions importantes ................................... 6
4 Posologie et administration ...................................................................................... 6
4.1 Considérations posologiques............................................................................ 6 4.2 Posologie recommandée et ajustement posologique ......................................... 7 4.4 Administration................................................................................................ 12 4.5 Dose omise ................................................................................................... 13 5 Surdose ................................................................................................................... 13
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................. 13
7 Mises en garde et précautions................................................................................ 14
7.1 Populations particulières ................................................................................ 24 7.1.1 Grossesse ................................................................................................ 24
7.1.2 Allaitement ............................................................................................... 24
7.1.3 Enfants et adolescents ............................................................................ 24
7.1.4 Personnes âgées...................................................................................... 25
8 Effets indésirables .................................................................................................. 26
8.1 Aperçu des effets indésirables ........................................................................ 26 8.2 Effets indésirables observés au cours des les études cliniques ........................ 28 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ....... 41 8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ..................................................................................... 45 Conclusions des essais cliniques............................................................................... 45 8.5 Effets indésirables observés après la commercialisation.................................. 48 9 Interactions médicamenteuses............................................................................... 49
9.1 Interactions médicamenteuses graves ............................................................ 49 9.2 Aperçu des interactions médicamenteuses ..................................................... 49 9.4 Interactions médicament-médicament............................................................. 50 9.5 Interactions médicament-aliment .................................................................... 53 9.6 Interactions médicament-plante médicinale..................................................... 53 9.7 Interactions médicament-examens de laboratoire............................................ 54 10 Pharmacologie clinique .......................................................................................... 54
10.1 Mode d’action ................................................................................................ 54 10.2 Pharmacodynamie ......................................................................................... 55 10.3 Pharmacocinétique ........................................................................................ 55 11 Conservation, stabilité et mise au rebut ................................................................. 58
12 Particularités de manipulation du produit .............................................................. 58
Partie 2 : Renseignements scientifiques ........................................................................... 59
13 Renseignements pharmaceutiques ........................................................................ 59
14 Études cliniques ..................................................................................................... 59
14.1 Études cliniques par l’indication ...................................................................... 59 Mélanome inopérable ou métastatique – TAFINLAR en monothérapie ........................ 59 Mélanome inopérable ou métastatique – TAFINLAR en association avec le tramétinib 65 Traitement adjuvant du mélanome – TAFINLAR en association avec le tramétinib ...... 70 Cancer du poumon non à petites cellules (CPNPC) métastatique – TAFINLAR en association avec le tramétinib .................................................................................... 74 Gliome de bas grade (GBG) et gliome de haut grade (GHG) – TAFINLAR en association avec le tramétinib ...................................................................................................... 77 15 Microbiologie .......................................................................................................... 82
16 Toxicologie non clinique ........................................................................................ 82
Renseignements destinés aux patient·e·s......................................................................... 85
Renseignements destinés aux patient·e·s......................................................................... 99
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Mélanome inopérable ou métastatique
TAFINLAR (mésylate de dabrafénib) est indiqué en monothérapie, ou en association avec le tramétinib, pour :
- le traitement du mélanome inopérable ou métastatique exprimant une mutation V600 du gène BRAF.
TAFINLAR ne doit pas être utilisé chez les porteurs d’un mélanome à gène BRAF de type sauvage (voir la section 7 Généralités).
L’efficacité de TAFINLAR en monothérapie a été établie d’après les taux de réponse globale (TRG) et les résultats obtenus quant à la survie sans progression (SSP). L’effet de TAFINLAR sur la survie globale (SG) et la qualité de vie n’a pas été établi (voir la section 14 ÉTUDES CLINIQUES).
Peu de données cliniques étayent l’efficacité de TAFINLAR en monothérapie chez les porteurs de la mutation V600K du gène BRAF, et ceux-ci ont été moins nombreux à répondre au traitement que les porteurs de la mutation V600E lors d’études cliniques (voir la section 14 ÉTUDES CLINIQUES).
On ne dispose pas de données cliniques sur l’emploi de TAFINLAR en présence d’autres mutations V600 moins courantes du gène BRAF.
L’emploi de TAFINLAR en monothérapie n’a pas été étudié chez des patients qui avaient déjà été traités par un inhibiteur du gène BRAF.
L’association de TAFINLAR et de tramétinib n’est pas recommandée chez les patients dont les tumeurs avaient évolué durant un traitement antérieur par un inhibiteur du gène BRAF en raison de son efficacité limitée chez les patients dont les tumeurs ont évolué durant le traitement par TAFINLAR en monothérapie (voir la section 7 Généralités).
Traitement adjuvant du mélanome
TAFINLAR (mésylate de dabrafénib), en association avec le tramétinib, est indiqué pour :
- le traitement adjuvant des patients atteints d’un mélanome exprimant une mutation V600 du gène BRAF et d’une atteinte ganglionnaire à la suite d’une résection complète.
Cette indication repose sur la survie sans récidive (SSR) mise en évidence dans le cadre d’une étude de phase III à répartition aléatoire et contrôlée par placebo. Les bienfaits du traitement sur le plan de la survie globale (SG) n’ont pas été confirmés (voir la section 14 ÉTUDES CLINIQUES).
Les données cliniques appuyant l’efficacité de TAFINLAR administré en association avec le tramétinib sont limitées aux patients porteurs de mutations V600K ou V600E du gène BRAF. On ne dispose pas de données cliniques concernant d’autres mutations V600 moins courantes du gène BRAF.
Cancer du poumon non à petites cellules (CPNPC) métastatique
TAFINLAR (mésylate de dabrafénib), administré en association avec le tramétinib, est indiqué dans :
- le traitement du cancer du poumon non à petites cellules (CPNPC) métastatique exprimant une mutation V600 du gène BRAF.
TAFINLAR ne doit pas être utilisé chez les porteurs d’un CPNPC à gène BRAF de type sauvage (voir la section 7 Généralités).
L’efficacité est fondée sur le taux de réponse globale (TRG). L’allongement de la survie sans progression (SSP), la survie globale (SG) et l’amélioration de la qualité de vie n’ont pas été démontrés (voir la section 14 ÉTUDES CLINIQUES).
Les données cliniques appuyant l’efficacité de TAFINLAR administré en association avec le tramétinib sont limitées aux patients porteurs d’une mutation V600E du gène BRAF.
Gliome de bas grade (GBG) et gliome de haut grade (GHG)
TAFINLAR (mésylate de dabrafénib) est indiqué en association avec le dabrafénib pour :
le traitement des enfants de 1 an et plus atteints d’un gliome de bas grade (GBG)
exprimant la mutation V600E du gène BRAF, qui ont besoin d’un traitement à action générale (voir la section 14 ÉTUDES CLINIQUES);
le traitement des enfants de 1 an et plus atteints d’un gliome de haut grade (GHG)
exprimant la mutation V600E du gène BRAF, qui ont reçu au moins un traitement antérieur de radiothérapie et/ou de chimiothérapie (voir la section 14 ÉTUDES CLINIQUES).
TAFINLAR ne doit pas être utilisé chez les patients présentant des tumeurs à gène BRAF de type sauvage ni chez les patients dont le statut mutationnel du gène BRAF est inconnu (voir la section 7 Généralités).
Pour déterminer si le traitement par TAFINLAR en monothérapie ou en association avec le tramétinib pourrait convenir à un patient, il faut d’abord établir la présence de la mutation V600E du gène BRAF au moyen d’un test validé.
Lorsque TAFINLAR est employé en association avec le tramétinib, consultez aussi la monographie du tramétinib.
1.1 Pédiatrie
Pédiatrie (< 1 an) : L’innocuité et l’efficacité de TAFINLAR en association avec le tramétinib n’ont pas été établies chez les enfants atteints de gliome âgés de moins de 1 an et/ou pesant moins de 8 kg. TAFINLAR n’est pas recommandé pour ce groupe d’âge (voir la section 7.1.3 Enfants et adolescents).
TAFINLAR n’est pas indiqué chez les enfants et les adolescents (âgés de < 18 ans) atteints d’un mélanome ou d’un CPNPC.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Au cours des études cliniques sur le mélanome inopérable ou métastatique portant sur l’emploi de TAFINLAR, les effets indésirables graves ont été plus fréquents chez les patients âgés (≥ 65 ans) que chez les sujets plus jeunes (voir la section 7.1.4 Personnes âgées).
2 Contre-indications
TAFINLAR est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir une liste complète des ingrédients, voir la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
TAFINLAR (mésylate de dabrafénib) doit être prescrit par un médecin expérimenté dans l’administration d’agents anticancéreux.
TAFINLAR s’est révélé tératogène et embryotoxique chez l’animal (voir la section 7.1.1 Grossesse).
TAFINLAR peut nuire à l’efficacité des contraceptifs oraux (voir la section 7.1.1 Grossesse).
On ne dispose d’aucune donnée clinique sur l’emploi de TAFINLAR en présence d’insuffisance hépatique modérée ou sévère (voir la section 7 Hépatotoxicité).
Les effets indésirables importants énumérés ci-dessous sont survenus pendant les essais cliniques sur TAFINLAR :
- Tumeurs secondaires (voir la section 7 Cancérogenèse et mutagenèse)
- États fébriles non infectieux (voir la section 7 Généralités)
En plus des manifestations susmentionnées, les effets indésirables importants énumérés ci-dessous sont survenus pendant les essais cliniques sur TAFINLAR administré en association avec le tramétinib :
4 Posologie et administration
4.1 Considérations posologiques
TAFINLAR est offert sous deux formes posologiques : capsules et comprimés pour suspension orale. Les capsules peuvent être prescrites aux adultes, ainsi qu’aux enfants et aux adolescents qui pèsent au moins 26 kg. Les comprimés pour suspension orale peuvent être prescrits aux patients qui pèsent au moins 8 kg. Ces deux formes posologiques de TAFINLAR ne sont pas bioéquivalentes. Par conséquent, la prudence est de mise lorsque l’on fait passer un patient d’une forme posologique à l’autre.
Emploi concomitant avec des inhibiteurs ou des inducteurs de l’isoenzyme CYP3A4 : Il convient d’éviter l’administration d’inhibiteurs ou d’inducteurs puissants de l’isoenzyme CYP3A4, car ils modifieront (à la hausse ou à la baisse) les concentrations de dabrafénib et pourraient entraîner des effets toxiques plus marqués ou réduire l’efficacité du médicament (voir les sections 7 Généralités et 9.4 Interactions médicament-médicament).
Emploi concomitant avec des substrats de l’isoenzyme CYP3A4 : Le dabrafénib est un inducteur modéré ou puissant de l’isoenzyme CYP3A4 et l’emploi concomitant de substrats de la CYP3A4 sensibles peut entraîner une perte de l’efficacité. Il convient de remplacer ces médicaments par d’autres ou, s’il est absolument nécessaire d’administrer ces médicaments, il convient d’être à l’affût d’une perte de leur efficacité (voir les sections 7 Généralités et 9.4 Interactions médicament-médicament).
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
Lorsque TAFINLAR est administré en association avec le tramétinib, veuillez consulter la monographie du tramétinib pour obtenir toutes les directives posologiques.
Capsules
Adultes
Les schémas posologiques recommandés pour les capsules TAFINLAR chez les adultes sont les suivants :
Monothérapie : 150 mg (2 capsules dosées à 75 mg) de dabrafénib par voie orale 2 fois par jour (dose quotidienne totale de 300 mg).
Association avec le tramétinib : 150 mg (2 capsules à 75 mg) de dabrafénib par voie orale 2 fois par jour (correspondant à une dose quotidienne totale de 300 mg) et 2 mg de tramétinib par voie orale 1 fois par jour.
Enfants et adolescents
La posologie recommandée pour les capsules TAFINLAR chez les enfants pesant au moins 26 kg dépend de leur poids corporel (Tableau 1). La dose de capsules TAFINLAR à recommander chez les patients pesant moins de 26 kg n’a pas été établie.
Tableau 1 Posologie recommandée des capsules TAFINLAR chez les enfants et les adolescents
| Poids corporel | Posologie initiale recommandée |
| De 26 à 37 kg | 75 mg par voie orale, 2 fois par jour |
| De 38 à 50 kg | 100 mg par voie orale, 2 fois par jour |
| ≥ 51 kg | 150 mg par voie orale, 2 fois par jour |
Comprimés pour suspension
La posologie recommandée pour les comprimés pour suspension TAFINLAR est fonction du poids corporel (Tableau 2).
Tableau 2 Posologie recommandée pour les comprimés pour suspension TAFINLAR
| Posologie initiale recommandée | ||
| Poids corporel (kg) | Dose quotidienne | Nombre de comprimés de 10 mg à prendre 2 fois par jour |
| De 8 à 9 kg | 20 mg 2 fois par jour | 2 |
| De 10 à 13 kg | 30 mg 2 fois par jour | 3 |
| De 14 à 17 kg | 40 mg 2 fois par jour | 4 |
| De 18 à 21 kg | 50 mg 2 fois par jour | 5 |
| De 22 à 25 kg | 60 mg 2 fois par jour | 6 |
| De 26 à 29 kg | 70 mg 2 fois par jour | 7 |
| De 30 à 33 kg | 80 mg 2 fois par jour | 8 |
| De 34 à 37 kg | 90 mg 2 fois par jour | 9 |
| De 38 à 41 kg | 100 mg 2 fois par jour | 10 |
| De 42 à 45 kg | 110 mg 2 fois par jour | 11 |
| De 46 à 50 kg | 130 mg 2 fois par jour | 13 |
| ≥ 51 kg | 150 mg 2 fois par jour | 15 |
Ajustements posologiques
La prise en charge des effets indésirables peut exiger l’interruption du traitement par TAFINLAR, la réduction de la dose ou l’abandon du traitement (voir les Tableaux 3 à 6).
Il n’est pas recommandé de modifier la dose ou de suspendre le traitement en présence d’effets indésirables de carcinome épidermoïde cutané ou de nouveau mélanome primitif (voir la section 7 Cancérogenèse et mutagenèse).
Des recommandations précises relativement à la réduction de la dose et à la modification du traitement en cas de réaction fébrile ou d’autres effets indésirables non fébriles liés au médicament, classés d’après la terminologie commune des effets indésirables (CTC-AE), figurent au Tableau 3. Les réductions de la dose recommandées sont présentées aux Tableaux 4 à 6. Il n’est pas recommandé d’administrer une dose de TAFINLAR inférieure à 50 mg 2 fois par jour. S’il faut réduire la posologie à ce point, l’arrêt définitif du traitement par TAFINLAR s’impose. Une fois les effets indésirables maîtrisés, on peut envisager de réaugmenter la dose en suivant recommandations pour la réduction de la dose.
Tableau 3 Modifications de la posologie recommandées dans le traitement par
TAFINLAR en monothérapie et en association avec le tramétinib
| Effets indésirablesa | TAFINLAR |
| Cœur | |
|
|
|
|
| Réaction fébrile au médicament | |
|
|
|
|
| Peau | |
|
|
|
|
| Yeux | |
|
|
|
|
| Gain de poids anormal (enfants et adolescents) | |
|
|
| Effets indésirablesa | TAFINLAR |
|
|
| Autre | |
|
|
|
|
|
|
a Classification de l’intensité des effets indésirables cliniques (hormis les réactions fébriles au médicament) suivant la version 4.0 de la terminologie commune des effets indésirables (CTC-AE)
Les réductions de la dose des capsules TAFINLAR qui sont recommandées chez les adultes sont présentées au Tableau 4.
Tableau 4 Réductions de la dose des capsules TAFINLAR recommandées chez les adultes
| Réductions de la dose de TAFINLAR | |
| Première réduction de la dose | 100 mg 2 f.p.j. (2 x 50 mg 2 fois par jour) |
| Deuxième réduction de la dose | 75 mg 2 f.p.j. (1 x 75 mg 2 fois par jour) |
| Troisième réduction de la dose | 50 mg 2 f.p.j. (1 x 50 mg 2 fois par jour) |
| En cas d’intolérance à la dose de 50 mg 2 f.p.j. | Abandonner TAFINLAR |
Les réductions de la dose des capsules TAFINLAR recommandées chez les enfants sont présentées au Tableau 5.
Tableau 5 Réductions de la dose des capsules TAFINLAR recommandées chez les enfants
| Réductions de la dose | Posologie initiale recommandée | ||
75 mg par voie orale, 2 fois par jour | 100 mg par voie orale, 2 fois par jour | 150 mg par voie orale, 2 fois par jour | |
| Première réduction de la dose | 50 mg par voie orale, 2 fois par jour | 75 mg par voie orale, 2 fois par jour | 100 mg par voie orale, 2 fois par jour |
| Deuxième réduction de la dose | - | 50 mg par voie orale, 2 fois par jour | 75 mg par voie orale, 2 fois par jour |
| Troisième réduction de la dose | - | - | 50 mg par voie orale, 2 fois par jour |
| Abandonner définitivement le traitement si le patient est incapable de tolérer une dose qui a été réduite 3 fois au maximum ou une capsule TAFINLAR à 50 mg prise par voie orale 2 fois par jour. | |||
Les réductions de la dose des comprimés pour suspension TAFINLAR recommandées sont présentées au Tableau 6.
Tableau 6 Réductions de la dose recommandées pour les comprimés pour suspension TAFINLAR
| Posologie initiale recommandée | Réductions de la dose | ||||
Poids corporel (kg) | Dose quotidienne | Nombre de comprimés à 10 mg pris 2 fois par jour | Première réduction | Deuxième réduction | Troisième réduction |
Nombre de comprimés à 10 mg pris 2 fois par jour | |||||
| De 8 à 9 kg | 20 mg 2 fois par jour | 2 | 1 | - | - |
| De 10 à 13 kg | 30 mg 2 fois par jour | 3 | 2 | 1 | - |
| De 14 à 17 kg | 40 mg 2 fois par jour | 4 | 3 | 2 | 1 |
| De 18 à 21 kg | 50 mg 2 fois par jour | 5 | 3 | 2 | 1 |
| De 22 à 25 kg | 60 mg 2 fois par jour | 6 | 4 | 3 | 2 |
| De 26 à 29 kg | 70 mg 2 fois par jour | 7 | 5 | 4 | 2 |
| De 30 à 33 kg | 80 mg 2 fois par jour | 8 | 5 | 4 | 3 |
| De 34 à 37 kg | 90 mg 2 fois par jour | 9 | 6 | 5 | 3 |
| De 38 à 41 kg | 100 mg 2 fois par jour | 10 | 7 | 5 | 3 |
| De 42 à 45 kg | 110 mg 2 fois par jour | 11 | 7 | 6 | 4 |
| De 46 à 50 kg | 130 mg 2 fois par jour | 13 | 9 | 7 | 4 |
| ≥ 51 kg | 150 mg 2 fois par jour | 15 | 10 | 8 | 5 |
| Abandonner définitivement le traitement si le patient est incapable de tolérer une dose qui a été réduite 3 fois au maximum ou un comprimé pour suspension TAFINLAR à 10 mg pris par voie orale 2 fois par jour. | |||||
Durée du traitement
Mélanome inopérable ou métastatique et CPNPC métastatique
Le traitement doit être poursuivi jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables (voir le Tableau 3).
Traitement adjuvant du mélanome
Le traitement doit être poursuivi pendant une période de 12 mois. Il faut l’abandonner si la maladie récidive ou si des effets toxiques inacceptables apparaissent (voir le Tableau 3).
Gliome de bas grade (GBG) et gliome de haut grade (GHG)
Le traitement doit être poursuivi jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables (voir le Tableau 3). Les données recueillies chez les patients âgés de plus 18 ans qui souffrent d’un gliome sont peu abondantes; par conséquent, la poursuite du traitement à l’âge adulte doit reposer sur l’évaluation que fera le professionnel de la santé des avantages et des risques du traitement pour chaque patient.
Populations particulières
Enfants (< 1 an) : TAFINLAR n’est pas indiqué chez les enfants âgés de moins de 1 an (voir la section 7.1.3 Enfants et adolescents).
Personnes âgées : Il n’est pas nécessaire de modifier la posologie chez le patient âgé de plus de 65 ans (voir la section 10 Personnes âgées).
Insuffisance rénale : Il n’est pas nécessaire d’adapter la posologie en présence d’insuffisance rénale légère ou modérée. D’après les résultats de l’analyse pharmacocinétique de population, l’insuffisance rénale légère ou modérée n’a pas d’effet notable sur la clairance du dabrafénib pris par voie orale ni sur les concentrations de ses métabolites (voir la section 10 Insuffisance rénale). En l’absence de données cliniques sur l’emploi de TAFINLAR chez le patient atteint d’insuffisance rénale sévère, on ignore s’il faut adapter la posologie chez ce type de patient. TAFINLAR doit donc être employé avec prudence en présence d’insuffisance rénale sévère.
Insuffisance hépatique : Il n’est pas nécessaire d’adapter la posologie en présence d’insuffisance hépatique légère. D’après les résultats de l’analyse pharmacocinétique de population, l’insuffisance hépatique légère n’a pas d’effet notable sur la clairance du dabrafénib pris par voie orale ni sur les concentrations de ses métabolites (voir la section 10 Insuffisance hépatique). En l’absence de données cliniques sur l’emploi de TAFINLAR chez le patient atteint d’insuffisance hépatique modérée ou sévère, on ignore s’il faut adapter la posologie chez ce type de patient. Le dabrafénib et ses métabolites sont métabolisés et éliminés principalement par le foie et les voies biliaires. L’exposition pourrait donc être plus grande et les effets toxiques, plus marqués chez les patients atteints d’insuffisance hépatique modérée ou sévère.
4.4 Administration
TAFINLAR, seul ou en association avec le tramétinib, doit être pris sans nourriture au moins 1 heure avant ou au moins 2 heures après les repas, et à intervalles d’environ 12 heures (voir la section 10.3 Pharmacocinétique). TAFINLAR doit être pris environ aux mêmes heures chaque jour.
Si un patient vomit après avoir reçu TAFINLAR, il ne doit pas prendre une nouvelle dose; il doit plutôt attendre de prendre la dose suivante à l’heure prévue.
Lorsque TAFINLAR et le tramétinib sont pris en association, la dose uniquotidienne de tramétinib doit être prise à la même heure chaque jour, avec la dose du matin ou la dose du soir de TAFINLAR.
Les professionnels de la santé doivent surveiller régulièrement le poids des enfants et des adolescents, afin de s’assurer qu’ils reçoivent la dose appropriée, et confirmer auprès d’eux ou de leurs aidants qu’ils ont bien compris comment administrer la bonne dose quotidienne.
Capsules
Les capsules TAFINLAR doivent être avalées entières avec un grand verre d’eau. Les capsules ne doivent pas être mâchées ni écrasées.
Comprimés pour suspension
Les comprimés pour suspension TAFINLAR doivent être pris sous forme de suspension seulement; ils ne doivent pas être avalés entiers ni être mâchés ou écrasés.
La suspension orale doit être préparée dans le godet doseur fourni. Les comprimés pour suspension TAFINLAR peuvent s’administrer selon trois méthodes différentes : les patients peuvent boire la suspension à même le godet doseur, avaler la suspension à l’aide d’une seringue pour administration orale ou recevoir la suspension par une sonde d’alimentation.
Il faut s’assurer d’administrer la pleine dose. La mise en suspension complète des comprimés peut prendre 3 minutes (ou plus). Une fois les comprimés dispersés, la suspension doit être blanche et trouble.
Administrer la suspension au plus tard 30 minutes après la dispersion des comprimés.
La section « Renseignements sur le médicament pour le patient » contient un mode d’emploi illustré complet pour les comprimés pour suspension.
4.5 Dose omise
Si le patient oublie une dose de TAFINLAR, il ne doit pas la prendre s’il reste moins de 6 heures avant la prochaine dose.
5 Surdose
Signes et symptômes
On n’a pas encore d’expérience en ce qui a trait au surdosage de TAFINLAR utilisé en monothérapie ou en association avec le tramétinib.
Traitement
Il n’existe pas d’antidote spécifique pour le surdosage de TAFINLAR. En cas de surdosage présumé, on doit suspendre le traitement par TAFINLAR et fournir des soins de soutien. Advenant une réaction défavorable, on doit traiter les symptômes.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 7 Formes posologiques, teneurs et composition
Description
Chaque capsule dure de TAFINLAR à 50 mg, opaque et rouge foncé, porte les inscriptions « GS TEW » et « 50 mg ». Flacons de 120 capsules, contenant un dessiccatif au gel de silice.
Chaque capsule dure TAFINLAR à 75 mg, opaque et rose foncé, porte les inscriptions « GS LHF » et « 75 mg ». Flacons de 120 capsules, contenant un dessiccatif au gel de silice.
Chaque comprimé pour suspension de TAFINLAR à 10 mg est biconvexe, rond, d’un diamètre
Voie d’administration | Forme posologique / teneur/composition | Ingrédients non médicinaux |
| Orale | Capsules de dabrafénib (sous forme de mésylate de dabrafénib) à 50 mg et 75 mg | Stéarate de magnésium, dioxyde de silicium colloïdal et cellulose microcristalline. L’enveloppe de la capsule contient les substances suivantes : hypromellose, oxyde de fer rouge (E172) et dioxyde de titane (E171). L’encre des inscriptions contient du tétroxyde de trifer, de la gomme-laque, et du propylène glycol. |
| Orale | Comprimés pour suspension de dabrafénib (sous forme de mésylate de dabrafénib) à 10 mg | Acésulfame potassium, arôme artificiel de baies, silice, colloïdale, crospovidone, hypromellose, stéarate de magnésium, mannitol et cellulose microcristalline |
de 6 mm, de couleur blanche à jaune pâle et porte les inscriptions « D » gravées sur une face et « NVR » sur l’autre. Flacons de 210 comprimés, contenant 2 cartouches de gel de silice comme dessicatif.
7 Mises en garde et précautions
Voir la section 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Lorsque TAFINLAR est utilisé en association avec le tramétinib, consultez également la monographie du tramétinib pour connaître les mises en garde et précautions importantes associées au tramétinib concernant le dysfonctionnement ventriculaire gauche, le décollement de l’épithélium pigmentaire rétinien et l’occlusion veineuse rétinienne, la pneumopathie interstitielle, les manifestations de toxicité cutanée, y compris les cas graves, l’allongement de l’intervalle PR, l’hypertension, la rhabdomyolyse et l’emploi du médicament chez les femmes, les enfants et les personnes âgées.
Généralités
Dépistage de la mutation V600 du gène BRAF : Il faut confirmer la présence de la mutation V600 du gène BRAF dans une biopsie tumorale au moyen d’un test validé pour sélectionner les bons candidats au traitement par TAFINLAR.
Lors d’expériences menées in vitro, l’exposition à des inhibiteurs du gène BRAF a entraîné une activation paradoxale des voies de signalisation MAP kinase dans des cellules contenant le gène BRAF de type sauvage. Ce phénomène peut favoriser la formation de mélanomes ou de CPNPC à gène BRAF de type sauvage. On a fait état de l’apparition de nouveaux mélanomes primitifs chez des patients qui recevaient TAFINLAR (voir la rubrique Cancérogenèse et mutagenèse, ci-dessous). TAFINLAR ne doit pas être utilisé chez les porteurs d’une tumeur à gène BRAF de type sauvage ou chez les patients dont le statut mutationnel BRAF n’est pas connu.
Traitement antérieur par un inhibiteur du gène BRAF : L’emploi de TAFINLAR en monothérapie n’a pas été étudié chez des patients qui avaient déjà été traités par un inhibiteur du gène BRAF.
L’association de TAFINLAR et de tramétinib a entraîné une activité clinique limitée chez les patients dont les tumeurs avaient évolué durant un traitement antérieur par TAFINLAR en monothérapie et elle n’est pas recommandée chez les patients dont les tumeurs ont évolué durant un traitement antérieur par un inhibiteur du gène BRAF. Des 43 patients d’une étude de phase I/II qui sont passés du traitement par TAFINLAR en monothérapie au traitement par TAFINLAR en association avec le tramétinib après l’évolution de leur tumeur, seulement 9 % (IC à 95 % : de 2,6 à 22,1) affichaient une réponse globale, et la médiane de la SSP était de 3,6 mois (IC à 95 % : de 1,8 à 3,9).
Interactions mettant en jeu les enzymes du cytochrome P450 (CYP) : Le dabrafénib est un inducteur in vivo modéré ou puissant de l’isoenzyme CYP3A4, un faible inducteur in vivo de l’activité de l’isoenzyme CYP2C9, et probablement un inducteur des isoenzymes CYP2B6, CYP2C8 et CYP2C19. Dans la mesure du possible, on doit éviter d’administrer le dabrafénib avec des produits médicinaux qui sont des substrats de ces isoenzymes, surtout s’ils sont particulièrement sensibles à l’induction de ces dernières. Il est probable que le dabrafénib augmente le métabolisme de ces produits, ce qui entraîne généralement une diminution de l’efficacité clinique. Dans les cas où l’activité de ces produits médicinaux est attribuable à des métabolites, les effets toxiques peuvent être accentués.
Le dabrafénib est principalement métabolisé par les isoenzymes CYP3A4 et CYP2C8. Le risque d’effets liés au médicament est accru lors de l’administration concomitante d’inhibiteurs modérés ou puissants de la CYP3A4 et de la CYP2C8, qui peuvent augmenter l’exposition générale au dabrafénib et à ses métabolites actifs. Il existe un risque de perte d’efficacité suivant l’administration concomitante d’inducteurs puissants de la CYP3A4 et de la CYP2C8, car ceux-ci peuvent réduire l’exposition générale au dabrafénib et à ses métabolites actifs (voir la section 9.4 Interactions médicament-médicament).
Pyrexie et états fébriles non infectieux graves : Des cas de pyrexie ont été rapportés durant les études cliniques sur TAFINLAR, et ils sont généralement apparus au cours des 2 mois qui suivaient le début du traitement. La fréquence et la gravité de la pyrexie étaient accrues lorsque TAFINLAR était administré en concomitance avec le tramétinib (voir ci-dessous ainsi que la section 8.2 Effets indésirables observés au cours des études cliniques). On a signalé de graves réactions fébriles au médicament (forte fièvre ou fièvre de tout grade s’accompagnant de grands frissons, de déshydratation, d’hypotension ou d’insuffisance rénale en l’absence d’une autre cause [p. ex., infection]) chez des patients sous TAFINLAR.
Dans l’étude de phase III sur le mélanome inopérable ou métastatique ayant comparé la monothérapie par TAFINLAR à la dacarbazine, de graves réactions fébriles au médicament sont survenues chez 4,8 % (9/187) des patients sous monothérapie par TAFINLAR; aucune manifestation de ce type n’a été signalée dans le groupe témoin (dacarbazine). Durant cette étude, on a interrompu le traitement et réduit la dose chez 12 % (22/187) et 9 % (17/187) des patients, respectivement, en raison d’états fébriles. Le temps médian écoulé avant l’apparition de toute manifestation fébrile a été de 3 semaines (variation de 0 à 54 semaines).
Dans le cadre de l’étude de phase III ayant comparé l’association de TAFINLAR et de tramétinib à TAFINLAR en monothérapie dans le traitement d’un mélanome inopérable ou métastatique, une pyrexie est survenue chez 57 % (119/209; grade 3 : 7 %) des patients qui avaient reçu l’association par rapport à 33 % (69/211; grade 3 : 2 %) des patients qui avaient reçu la monothérapie. Des réactions fébriles graves aux médicaments sont survenues chez 17 % (35/209) des patients qui recevaient l’association et chez 7 % (15/211) des patients qui recevaient la monothérapie. Le temps médian écoulé avant l’apparition de toute manifestation fébrile (grave ou non) était de 38 jours (valeurs extrêmes de 1 et 716 jours) chez les patients qui avaient reçu l’association et de 20 jours (valeurs extrêmes de 1 et 698 jours) chez les patients qui avaient reçu la monothérapie. Trente et un pour cent (64/209) des patients traités par l’association ont présenté au moins 3 épisodes de pyrexie (tous grades) par comparaison à 7 % (14/211) des patients qui avaient reçu la monothérapie. Un arrêt permanent du traitement en raison de la pyrexie a été signalé chez 2 % (4/209) des patients qui recevaient l’association et < 1 % (2/211) des patients qui recevaient la monothérapie. Les cas de pyrexie ont nécessité une hospitalisation chez 14 % des patients traités par l’association et 5 % des patients traités par la monothérapie. Dans le cadre de cette étude, la majorité des patients du groupe traité par l’association qui ont présenté une pyrexie ont eu besoin d’une modification de la dose de TAFINLAR pour que la pyrexie puisse être prise en charge (suspension du traitement, réduction de la dose ou arrêt permanent du traitement). Comparativement à ce qui a été observé avec le tramétinib, environ 2 fois plus de patients ont eu besoin d’une suspension du traitement par TAFINLAR, et environ 5 fois plus de patients ont eu besoin d’une réduction de la dose de TAFINLAR pour que les manifestations de pyrexie puissent être prises en charge dans le groupe recevant l’association.
Un pourcentage plus élevé de patients traités par l’association (41 %, 86/209) que de patients traités par la monothérapie (24 %, 51/211) ont reçu une médication pour traiter la pyrexie. Plus de patients qui prenaient l’association (22 %, 46/209) que de patients qui prenaient la monothérapie (9 %, 19/211) recevaient aussi des médicaments pour le traitement prophylactique secondaire de la pyrexie. Des corticostéroïdes ont été utilisés pour traiter la pyrexie chez 29 % (61/209) des patients traités par l’association de médicaments et 22 % (47/211) des patients traités par TAFINLAR en monothérapie. La durée médiane de la corticothérapie était environ deux fois plus longue chez les patients traités par l’association que chez les patients traités par la monothérapie (29 vs 12 jours).
Au cours d’une étude de phase III sur le traitement adjuvant du mélanome, la fréquence et la gravité de la pyrexie (y compris le syndrome pseudogrippal, l’augmentation de la température corporelle, l’hyperpyrexie et le syndrome de réponse inflammatoire généralisée) ont été plus élevées dans le groupe traité par TAFINLAR en association avec le tramétinib (67 % [292/435]; 6 % de grade 3/4) que dans le groupe recevant le placebo (15 % [66/432]; < 1 % de grade 3). L’intervalle médian avant l’apparition de la première manifestation de pyrexie chez les patients recevant le traitement d’association a été de 23 jours, et la durée médiane de la pyrexie, de 3 jours.
Dans le cadre de l’étude de phase II sur le CPNPC, une pyrexie est survenue chez 57 % (53/93; grade 3 : 5 %) des patients. Le temps médian écoulé avant l’apparition de la première manifestation de fièvre a été de 22 jours (extrêmes : 3 jours et 416 jours), et la durée médiane de la fièvre a été de 3,5 jours (extrêmes : 1 et 33 jours).
Selon les données groupées sur l’innocuité recueillies auprès de la population pédiatrique ayant reçu TAFINLAR en association avec le tramétinib (n = 171), une pyrexie a été signalée chez 67 % des patients de cette population.
Il convient de surveiller la créatininémie et d’autres indices de la fonction rénale durant et après les épisodes de pyrexie sévère. Interrompre le traitement (par TAFINLAR s’il est employé en monothérapie ou par TAFINLAR et le tramétinib s’ils sont utilisés en association) si la température du patient est ≥ 38 °C ou en cas de grave réaction fébrile médicamenteuse. En cas de fièvre récurrente, le traitement peut aussi être interrompu dès l’apparition de symptômes de pyrexie. Il convient d’instaurer le traitement par un antipyrétique et de vérifier la présence de signes et de symptômes d’infection. Une corticothérapie orale doit être envisagée dans les cas où les antipyrétiques sont insuffisants.
Reprendre le traitement (par TAFINLAR s’il est employé en monothérapie ou par TAFINLAR et le tramétinib s’ils sont utilisés en association) à la dose quotidienne recommandée si le patient ne présente plus de symptômes de fièvre de grade 1 ou 2 (température de 38 à 40,0 °C) depuis au moins 24 heures. Il faut réduire la dose si la pyrexie récurrente ne peut être prise en charge au moyen de l’interruption du traitement ou de corticostéroïdes.
Si le patient est exempt de symptômes de fièvre > 40,0 °C ou de fièvre associée à d’autres signes ou symptômes sévères pendant au moins 24 heures et qu’il est décidé de reprendre le traitement (par TAFINLAR s’il est employé en monothérapie ou par TAFINLAR et le tramétinib s’ils sont utilisés en association), la dose doit être réduite selon les modifications posologiques recommandées (voir la section 4.2 Posologie recommandée et ajustement posologique).
Métastases cérébrales : L’innocuité et l’efficacité de l’association de TAFINLAR et de tramétinib n’ont pas été évaluées chez les patients porteurs d’un mélanome ou d’un CPNPC exprimant une mutation V600 du gène BRAF ayant métastasé au cerveau. Trois patients chez qui des métastases cérébrales sont apparues pendant leur traitement par l’association de TAFINLAR et de tramétinib dans le cadre d’essais de phase III sur le mélanome ont présenté des hémorragies cérébrales mortelles (voir la section 7 Hématologique).
Cancérogenèse et mutagenèse
Tumeurs cutanées
Carcinome épidermoïde cutané (CEC) : Des cas de CEC (incluant les cas de kérato-acanthome ou de kérato-acanthome mixte) ont été rapportés chez des patients traités par TAFINLAR (voir la section 8.2 Effets indésirables observés au cours des études cliniques).
Des cas de CEC sont survenus chez 11 % (86/797) de l’ensemble des adultes qui recevaient1 TAFINLAR en monothérapie. Dans le cadre d’une étude déterminante de phase III sur la monothérapie dans le traitement d’un mélanome inopérable ou métastatique, 9 % des patients traités par TAFINLAR et aucun patient traité par la dacarbazine ont présenté un CEC (voir la section 8.2 Effets indésirables observés au cours des études cliniques). Dans l’étude de phase III portant sur l’association dans le traitement d’un mélanome inopérable ou métastatique, des cas de CEC sont survenus chez 3 % (6/209) des patients traités par l’association de TAFINLAR et de tramétinib comparativement à 10 % (22/211) des patients traités par TAFINLAR en monothérapie. Dans cette étude, le temps médian écoulé avant l’apparition d’un premier CEC était de 223 jours chez les patients qui recevaient l’association et de 60 jours chez les patients qui recevaient la monothérapie. Tous les patients traités par la monothérapie ou l’association avec le tramétinib qui ont présenté un CEC ont poursuivi leur traitement sans modification de la dose. Parmi les patients ayant présenté un CEC, 67 % (4/6) de ceux qui recevaient l’association avec le tramétinib et 32 % (7/22) de ceux qui recevaient TAFINLAR en monothérapie ont présenté de nouvelles lésions.
Au cours d’une étude de phase III sur le traitement adjuvant du mélanome, 1 % (6/435) des patients traités par TAFINLAR en association avec le tramétinib ont vu apparaître un CEC, comparativement à 1 % (5/432) des patients recevant un placebo. Le temps médian écoulé avant l’apparition d’un premier CEC était de 18 semaines environ chez les patients qui recevaient l’association.
Dans le cadre de l’étude de phase II sur le CPNPC, 3 % (3/93) des patients qui avaient reçu TAFINLAR en association avec le tramétinib ont présenté un CEC.
Dans les essais cliniques menés auprès d’adultes qui ont reçu TAFINLAR en association avec le tramétinib, l’incidence du CEC s’est établie à 2 % (15/737).
Selon les données groupées sur l’innocuité recueillies auprès de la population pédiatrique ayant reçu TAFINLAR en association avec le tramétinib, aucun cas de CEC n’a été rapporté au sein de cette population.
Un examen de la peau doit être mené avant la mise en route du traitement par TAFINLAR, puis tous les 2 mois pendant celui-ci. Les examens de suivi doivent se poursuivre tous les 2 à 3 mois pendant les 6 mois suivant l’arrêt du traitement par TAFINLAR.
Le CEC doit être excisé par un dermatologue, et le traitement par TAFINLAR peut se poursuivre sans modification de la dose. Il convient d’aviser le patient d’informer immédiatement son professionnel de la santé si de nouvelles lésions apparaissent.
Nouveau mélanome primitif : On a fait état de l’apparition de nouveaux mélanomes primitifs chez 1 % (11/797) de l’ensemble des adultes traités par TAFINLAR en monothérapie. Dans le
1 L’ensemble des patients en monothérapie comprend la population intégrée de 586 patients atteints de mélanome inopérable ou métastatique ayant fait l’objet de l’analyse d’innocuité ainsi que les patients du groupe traité par la monothérapie (N = 211) de l’étude de phase III qui portait sur le traitement d’association du mélanome inopérable ou métastatique.
cadre de l’étude de phase III sur le mélanome inopérable ou métastatique qui visait à comparer TAFINLAR à la dacarbazine, de nouveaux mélanomes primitifs ont été signalés chez 2 % (4/187) des patients traités par TAFINLAR en monothérapie et aucun patient traité par la dacarbazine (voir la section 8.2 Effets indésirables observés au cours des études cliniques). Dans l’étude de phase III qui portait sur l’association dans le traitement d’un mélanome inopérable ou métastatique, de nouveaux mélanomes primitifs ont été signalés chez < 1 % (1/209) des patients qui recevaient l’association de TAFINLAR et de tramétinib et 2 % (4/211) des patients qui recevaient TAFINLAR en monothérapie. Dans l’étude clinique de phase III sur le traitement adjuvant du mélanome, de nouveaux mélanomes primitifs sont apparus chez < 1 % (1/435) des patients recevant l’association de TAFINLAR et de tramétinib, comparativement à 1 % (6/432) des patients qui recevaient un placebo.
Dans les essais cliniques menés auprès d’adultes, de nouveaux mélanomes primitifs ont été observés chez 1 % (11/797) des patients qui ont reçu TAFINLAR en monothérapie et chez < 1 % (2/644) de ceux qui ont reçu le traitement d’association.
Selon les données groupées sur l’innocuité recueillies auprès de la population pédiatrique ayant reçu TAFINLAR en association avec le tramétinib, un nouveau mélanome primitif a été signalé chez < 1 % (1/171) des patients de cette population.
Il convient de mener des examens de la peau selon le calendrier de suivi recommandé en cas de CEC (énoncé plus haut).
Tumeurs non cutanées
L’exposition à des inhibiteurs de BRAF entraîne une activation paradoxale des voies de signalisation MAP kinase dans les cellules contenant le gène BRAF de type sauvage, ce qui peut accroître le risque de formation de tumeurs non cutanées, y compris de tumeurs contenant des mutations du gène RAS, chez le patient traité par TAFINLAR. Des tumeurs porteuses de mutations du gène RAS (adénocarcinomes colorectal, pancréatique et des voies biliaires, entre autres) sont survenues dans des essais cliniques et ont entraîné l’abandon du traitement par TAFINLAR.
Dans les essais cliniques menés auprès d’adultes, l’incidence des tumeurs non cutanées a été plus faible chez ceux qui ont reçu le traitement d’association (1 %; 9/737) ou un placebo (< 1 %; 3/432) que chez ceux qui ont reçu TAFINLAR en monothérapie (3 %; 10/398).
Selon les données groupées sur l’innocuité recueillies auprès de la population pédiatrique ayant reçu TAFINLAR en association avec le tramétinib (n = 171), aucun cas de tumeur non cutanée n’a été rapporté au sein de cette population.
Il convient de rechercher la présence de symptômes ou de signes cliniques de tumeurs non cutanées avant la mise en route du traitement et à intervalles périodiques pendant celui-ci, ou selon l’état clinique. On doit évaluer les risques et les bienfaits éventuels du traitement par TAFINLAR avant de le poursuivre chez des patients atteints de tumeurs non cutanées contenant des mutations du gène RAS. Aucune modification posologique du tramétinib n’est requise lorsque ce médicament est administré en association avec TAFINLAR.
Après l’arrêt du traitement par TAFINLAR, on doit poursuivre ces évaluations pendant une période pouvant atteindre 6 mois. Toute anomalie doit être prise en charge selon les pratiques cliniques en vigueur.
Cardiovasculaire
Anomalies valvulaires : Les patients qui présentaient une anomalie de la morphologie valvulaire de grade 2 ou supérieur ont été exclus des études cliniques portant sur l’emploi de TAFINLAR. Des défauts de la valvule tricuspide ont été signalés chez l’un de 10 chiens ayant reçu 50 mg/kg/jour de dabrafénib (exposition d’au moins 5 fois supérieure à l’exposition clinique chez l’humain) (voir la section 16 Toxicologie générale).
L’aggravation d’une valvulopathie présente au départ a mené à l’abandon définitif du traitement chez < 1 % (1/797) de l’ensemble des patients traités par TAFINLAR en monothérapie.
Allongement de l’intervalle QTc : Les patients dont l’intervalle QTc était ≥ 480 ms au départ ont été exclus des études cliniques portant sur l’emploi de TAFINLAR. On doit être particulièrement prudent lorsqu’on administre TAFINLAR à des patients que l’on soupçonne exposés à un risque accru de torsades de pointes (voir la section 10.2 Pharmacodynamie).
Thromboembolie veineuse : Des cas mortels de thromboembolie veineuse (TEV), y compris de thrombose veineuse profonde (TVP) et d’embolie pulmonaire (EP), sont survenus chez des patients ayant reçu TAFINLAR en association avec le tramétinib.
Dans les essais cliniques menés auprès d’adultes, l’incidence de la TVP et/ou de l’EP était plus élevée chez les patients qui ont reçu le traitement d’association (3 %; 29/941) que chez ceux qui ont reçu TAFINLAR en monothérapie (< 1 %; 2/211).
Selon les données groupées sur l’innocuité recueillies auprès de la population pédiatrique ayant reçu TAFINLAR en association avec le tramétinib, 1 cas d’embolie (1/171 patients; < 1 %) a été rapporté au sein de cette population.
Les patients qui présentent des symptômes d’EP ou de TVP, comme un essoufflement, une douleur à la poitrine, ou une enflure des bras ou des jambes, doivent obtenir des soins médicaux immédiatement.
Endocrinien/métabolisme
Hyperglycémie : Des épisodes d’hyperglycémie de grade 3 (d’après les valeurs mesurées en laboratoire) ont été signalés chez 5 % (39/797) des adultes recevant TAFINLAR en monothérapie; de plus, un sujet a signalé une hyperglycémie de grade 4. Dans une étude de phase III qui portait sur l’association dans le traitement du mélanome inopérable ou métastatique, des pourcentages plus élevés de patients traités par l’association de TAFINLAR et de tramétinib (7 %, 15/209) que de patients traités par la monothérapie (3 %, 7/211) ont présenté de l’hyperglycémie comme effet indésirable. Dans cette étude, 2 % (5/209) des patients du groupe traité par l’association et <1 % (1/211) des patients du groupe traité par la monothérapie ont présenté des effets indésirables de grade 3. De plus, 1 sujet du groupe traité par l’association a présenté une hyperglycémie de grade 4, alors qu’aucun sujet du groupe traité par la monothérapie n’a présenté d’hyperglycémie de grade 4. Tous les sujets ayant présenté des manifestations d’hyperglycémie dans les deux groupes ont continué de recevoir leur traitement. Quatre des 15 patients qui avaient des antécédents de diabète et qui recevaient TAFINLAR en association avec le tramétinib et 2 des 16 patients qui avaient des antécédents de diabète et qui recevaient la monothérapie ont eu besoin d’un traitement intensif de l’hypoglycémie dans le cadre de cette étude.
Selon les données groupées sur l’innocuité recueillies auprès de la population pédiatrique ayant reçu TAFINLAR en association avec le tramétinib (n = 171), des épisodes d’hyperglycémie de grade 3 ou 4 ont été observés chez < 1 % des patients de cette population.
Il convient de mesurer régulièrement la glycémie en présence de diabète ou d’hyperglycémie et de modifier le traitement antidiabétique en conséquence. Il convient de demander aux patients de signaler tout symptôme d’hyperglycémie sévère comme une soif excessive ou l’augmentation du volume ou de la fréquence des mictions.
Syndrome de lyse tumorale (SLT) : Depuis la commercialisation du produit, des cas de SLT, certains d’issue fatale, ont été signalés chez des patients traités par TAFINLAR (dabrafénib) en association avec le tramétinib. Les facteurs de risque de SLT comprennent les suivants : lourd fardeau tumoral, insuffisance rénale chronique, oligurie, déshydratation, hypotension et acidurie. En présence de tels facteurs de risque, il faut surveiller le patient de près et envisager une hydratation prophylactique. Le SLT doit être traité sans délai, selon les indications cliniques.
Hématologique
Hémorragie : Une fréquence accrue de manifestations hémorragiques, y compris des manifestations hémorragiques majeures (saignement symptomatique dans une partie importante du corps ou hémorragie intracrânienne mortelle), a été signalée chez des patients ayant reçu TAFINLAR en association avec le tramétinib.
Dans le cadre d’une étude de phase I/II sur le mélanome inopérable ou métastatique, des manifestations hémorragiques (tous grades) ont été signalées chez 31 % (17/55) des patients traités par l’association par rapport à 6 % (3/53) des patients traités seulement par TAFINLAR. Des hémorragies intracrâniennes sont survenues chez 5 % (3/55) des patients du groupe traité par l’association, qui se sont révélées mortelles chez 2 patients (4 %). Des hémorragies gastro-intestinales sont survenues chez 7 % (4/55) des patients du groupe traité par l’association, et aucune n’a été mortelle. Aucune hémorragie intracrânienne ou gastro-intestinale n’a été signalée dans le groupe recevant la monothérapie. Dans le cadre d’une étude de phase III sur le mélanome inopérable ou métastatique, des manifestations hémorragiques (tous grades confondus) ont été signalées chez 19 % (40/209) des patients traités par l’association, par rapport à 15 % (32/211) des patients recevant TAFINLAR en monothérapie. Des hémorragies intracrâniennes ont été mortelles chez 1 % (3/209) des patients du groupe traité par l’association. Des hémorragies gastro-intestinales sont survenues chez 6 % (12/209) des patients du groupe traité par l’association, et aucune n’a été mortelle. Des hémorragies gastro-intestinales sont survenues chez 3 % (6/211) des patients du groupe traité par TAFINLAR en monothérapie, et aucune n’a été mortelle. Aucune hémorragie intracrânienne n’a été signalée dans le groupe recevant la monothérapie.
Dans le cadre de l’essai de phase III sur le mélanome inopérable ou métastatique, 6 patients (1 %) prenant TAFINLAR en association avec le tramétinib ont subi une hémorragie cérébrale mortelle, y compris 2 patients qui prenaient des anticoagulants et 3 patients qui avaient développé des métastases cérébrales. Le risque d’hémorragie grave chez les patients ayant des métastases cérébrales instables et/ou symptomatiques ou un faible nombre de plaquettes (< 75 000) n’a pas été établi étant donné que les patients ayant de telles affections ont été exclus des essais cliniques. Le risque d’hémorragie pourrait être augmenté chez les patients qui prennent des antiplaquettaires ou des anticoagulants, ou qui développent des métastases cérébrales en cours de traitement.
Aucune manifestation hémorragique mortelle n’est survenue durant l’étude de phase III sur le traitement adjuvant du mélanome.
Dans le cadre de l’étude de phase II sur le CPNPC, l’incidence des événements hémorragiques chez les patients recevant TAFINLAR en association avec le tramétinib était de 26 % (24/93). Des événements hémorragiques mortels sont survenus chez 2 % (2/93) des patients recevant TAFINLAR en association avec le tramétinib, dont l’un a eu une hémorragie rétropéritonéale et l’autre a eu une hémorragie sous-arachnoïdienne.
Selon les données groupées sur l’innocuité recueillies auprès de la population pédiatrique ayant reçu TAFINLAR en association avec le tramétinib (n = 171), des manifestations hémorragiques, dont la plus fréquente a été l’épistaxis (16 %), ont été signalées chez 25 % des patients de cette population. Il y a eu des manifestations hémorragiques graves chez 3,6 % de ces patients, soit des hémorragies gastro-intestinales (1,2 %), des hémorragies cérébrales (0,6 %), des hémorragies utérines (0,6 %), des hémorragies survenues après une intervention (0,6 %) et des épistaxis (0,6 %).
En cas d’hémorragie, les patients doivent être traités selon leur état clinique. Les patients doivent être avisés de consulter immédiatement un médecin s’ils présentent des symptômes hémorragiques.
Des hémorragies cérébrales (y compris des cas mortels) associées à la prise de TAFINLAR en association avec le tramétinib ont été signalées dans le cadre d’essais cliniques et après la commercialisation du produit.
Neutropénie : Des cas de neutropénie en tant qu’effets indésirables, y compris des cas de grade 3 ou 4 (14 %, 30/209), ont été liés au traitement par TAFINLAR en association avec le tramétinib, tant au sein de la population adulte qu’au sein de la population pédiatrique. Chez les patients qui reçoivent l’association, un hémogramme doit être effectué au début du traitement, puis à intervalles réguliers durant celui-ci (voir Surveillance et examens de laboratoire).
Hépatique/biliaire/pancréatique
Hépatotoxicité : Des effets indésirables hépatiques ont été signalés chez des patients ayant reçu TAFINLAR en association avec le tramétinib (voir la section 8.2 Effets indésirables observés au cours des études cliniques).
Dans plusieurs essais de grande envergure menés auprès de patients qui ont reçu le traitement associant TAFINLAR au tramétinib, de tels effets ont été signalés chez 20 % (150/737) des adultes et chez 20 % (35/171) des enfants et des adolescents.
Pancréatite : Des cas de pancréatite ont été signalés chez < 1 % de l’ensemble des adultes atteints d’un mélanome traités par TAFINLAR en monothérapie (3/797 patients) ainsi qu’après la commercialisation de TAFINLAR. La plupart des cas sont survenus peu de temps après la mise en route du traitement par TAFINLAR. Dans l’un des cas, la pancréatite s’est déclarée le premier jour du traitement et a récidivé lors de la reprise de celui-ci à dose réduite.
Dans plusieurs essais de grande envergure menés auprès de patients qui ont reçu le traitement associant TAFINLAR au tramétinib, des cas de pancréatite ont été rapportés chez 1 % (12/941) des adultes et chez 1 % (2/171) des enfants et des adolescents.
En cas de douleur abdominale inexpliquée, on doit procéder sans délai à une investigation comportant le dosage des taux sériques d’amylase et de lipase. Si la présence de pancréatite est objectivée, on doit interrompre le traitement par TAFINLAR. Celui-ci peut être repris sous étroite surveillance, une fois l’épisode résolu.
Immunitaire
Sarcoïdose : Des cas de sarcoïdose touchant principalement la peau, les poumons, les yeux et les ganglions lymphatiques ont été rapportés chez des patients traités par TAFINLAR en association avec le tramétinib. Dans la majorité des cas, le traitement d’association TAFINLAR-tramétinib a été poursuivi. Lorsqu’un diagnostic de sarcoïdose est posé, il faut envisager un traitement adéquat. Il est important de ne pas interpréter à tort une sarcoïdose comme étant une progression de la maladie.
Lymphohistiocytose hémophagocytaire (LH) : Des cas de LH ont été observés après la commercialisation de TAFINLAR chez des patients qui ont reçu cet agent en association avec le tramétinib. Par conséquent, il faut surveiller les patients de près. Il faut interrompre le traitement dès lors qu’une LH est soupçonnée. Si cette manifestation est confirmée, il faut abandonner le traitement et instaurer la prise en charge appropriée.
Ophtalmologique
Uvéite : Des troubles ophtalmiques, principalement l’uvéite (y compris l’iritis), sont survenus chez des patients traités par TAFINLAR. La gravité de l’uvéite a été plus importante lorsque TAFINLAR a été utilisé en association avec le tramétinib (voir ci-dessous et la section 8.2 Effets indésirables observés au cours des études cliniques). Des cas d’uvéite ont été observés chez 1 % (11/797) de l’ensemble des patients recevant TAFINLAR en monothérapie. Tous les cas signalés étaient de grade 1 ou 2. Des cas d’uvéite ont été signalés chez 2 % (9/559) des patients traités par l’association de TAFINLAR et de tramétinib dans un essai clinique de phase III sur le mélanome inopérable ou métastatique mené dans une vaste population. Ces 9 patients ont présenté en tout 10 cas d’effets indésirables; quatre étaient de grade 3.
Selon les données groupées sur l’innocuité recueillies auprès de la population pédiatrique ayant reçu TAFINLAR en association avec le tramétinib (n = 171), il y a eu des cas d’uvéite chez 5 patients (3 %) de cette population.
Des cas de panuvéite ou d’iridocyclite bilatérale évoquant la présence d’un syndrome rappelant la maladie de Vogt-Koyanagi-Harada ont été signalés chez des patients traités par TAFINLAR en association avec le tramétinib. En pareil cas, on peut envisager une corticothérapie à action générale.
Il convient de surveiller l’apparition de signes et de symptômes touchant les yeux (atteinte visuelle, photophobie et douleur oculaire) durant le traitement et d’interrompre le traitement par TAFINLAR (et par le tramétinib lorsqu’il est employé en association) chez les patients atteints d’uvéite dont les symptômes ne s’atténuent pas en dépit d’un traitement oculaire local (voir la section 4.2 Posologie recommandée et ajustement posologique).
Peau
Réactions cutanées sévères : Des cas de réactions cutanées sévères, comme un syndrome de Stevens-Johnson et un syndrome d’hypersensibilité médicamenteuse (ou syndrome DRESS, pour Drug Reaction with Eosinophilia and Systemic Symptoms), lesquels peuvent mettre la vie en danger ou causer la mort, ont été signalés lors de l’utilisation de TAFINLAR en association avec le tramétinib. Avant d’amorcer le traitement, les patients doivent être informés des signes et des symptômes à surveiller et faire l’objet d’un suivi étroit visant à déceler toute réaction cutanée. En présence de signes ou de symptômes évoquant une réaction cutanée sévère, il faut cesser l’administration de TAFINLAR et du tramétinib.
Rénal
Insuffisance rénale : Une insuffisance rénale a été observée chez 1,5 % de l’ensemble des patients recevant TAFINLAR en monothérapie (12/797). L’insuffisance rénale s’accompagnait de pyrexie et/ou de déshydratation dans 4 des 12 cas. Dans les essais cliniques menés auprès d’adultes qui ont reçu TAFINLAR en association avec le tramétinib, des cas d’insuffisance rénale ont été rapportés chez 13/357 (3,6 %) de ces patients.
Cinq des 8 cas d’insuffisance rénale survenus dans une étude (n = 209) étaient associés à de la pyrexie et/ou de la déshydratation. Dans le cadre de cette étude, 2 des patients du groupe traité par l’association et aucun patient du groupe traité par TAFINLAR en monothérapie ont signalé des manifestations de grade 3 de hausse de la créatininémie ou de néphrite (y compris 1 cas [0,5 %; 1/209] de néphrite granulomateuse/néphrite interstitielle). Dans le cadre de l’étude de phase II sur le CPNPC, une insuffisance rénale de grade 3 a été signalée chez 1 patient, une élévation de la créatininémie de grade 3 a été signalée chez 1 patient et une néphrite tubulo-interstitielle de grade 3 a été signalée chez 2 % (2/93) des patients. Une néphrite granulomateuse/néphrite tubulo-interstitielle a également été signalée chez 1 patient (< 1 %) d’une étude clinique portant sur l’emploi de TAFINLAR en monothérapie. De plus, des cas de néphrite granulomateuse/néphrite tubulo-interstitielle ont été signalés après la commercialisation de TAFINLAR en monothérapie et en association avec le tramétinib (voir la section 8 EFFETS INDÉSIRABLES).
Selon les données groupées sur l’innocuité recueillies auprès de la population pédiatrique ayant reçu TAFINLAR en association avec le tramétinib (n = 171), il n’y a eu aucun cas d’insuffisance rénale d’origine prérénale ou intrinsèque au sein de cette population.
Il convient de surveiller régulièrement la créatininémie et d’autres indices de la fonction rénale durant le traitement et en présence d’une pyrexie sévère.
Santé reproductive
Reproduction : Les patients de sexe masculin (y compris ceux ayant subi une vasectomie) doivent utiliser un préservatif lorsqu’ils ont des relations sexuelles avec une femme enceinte ou apte à procréer durant leur traitement par TAFINLAR et pendant au moins 2 semaines suivant l’arrêt de celui-ci ainsi qu’au moins 16 semaines après la dernière dose de tramétinib lorsque ce médicament est pris en association avec TAFINLAR.
Les femmes aptes à procréer doivent utiliser une méthode contraceptive efficace durant le traitement (c’est-à-dire associée à un taux de grossesse inférieur à 1 %) et pendant les 2 semaines suivant l’arrêt du traitement par TAFINLAR ainsi qu’au moins 16 semaines après la dernière dose de tramétinib lorsque ce médicament est pris en association avec TAFINLAR. Comme le dabrafénib risque fort de nuire à l’efficacité des contraceptifs hormonaux (oraux ou autres), il convient de recourir à un autre moyen de contraception efficace (voir la section 9 Effet du dabrafénib sur d’autres médicaments).
Si TAFINLAR est pris pendant la grossesse ou si une grossesse survient en cours de traitement par le TAFINLAR, la patiente doit être avisée des risques possibles pour le fœtus.
Fertilité : Les effets de TAFINLAR sur la fertilité humaine ne sont pas documentés. Des effets indésirables du dabrafénib touchant les organes reproducteurs d’animaux mâles ont été observés (voir la section 16 Toxicologie pour la reproduction et le développement). On doit informer les patients de sexe masculin du risque d’altération de la spermatogenèse, qui peut être permanente.
Surveillance et examens de laboratoire
Avant d’amorcer le traitement par TAFINLAR, il faut confirmer la présence de la mutation V600 du gène BRAF dans un échantillon tumoral au moyen d’un test validé.
De même, un examen de la peau visant le dépistage du CEC et de nouveaux mélanomes primitifs doit être mené avant le début du traitement par TAFINLAR, tous les 2 mois pendant celui-ci, puis tous les 2 à 3 mois pendant les 6 mois suivant le traitement. On doit également effectuer le dépistage des tumeurs non cutanées si l’état clinique le justifie. Un examen complet de la vue doit être mené juste avant le début du traitement, si cela est justifié sur le plan clinique. On doit demeurer à l’affût des troubles visuels, pendant le traitement.
Il convient de procéder au dosage sanguin des électrolytes (y compris le phosphate) et du glucose avant le traitement par TAFINLAR et à intervalles ponctuels pendant celui-ci. Les mesures de la glycémie doivent être plus fréquentes en présence de diabète ou d’hyperglycémie.
Il convient de mesurer la tension artérielle avant le traitement et périodiquement durant celui-ci (voir la section 10.2 Pharmacodynamie).
Il convient de surveiller régulièrement la créatininémie et d’autres indices de la fonction rénale durant le traitement et en présence d’une pyrexie sévère.
Il faut surveiller les taux d’acide urique et d’électrolytes chez les patients qui reçoivent TAFINLAR en association avec le tramétinib, surtout s’ils courent un risque élevé de SLT.
Les patients qui reçoivent TAFINLAR en association avec le tramétinib doivent faire l’objet d’une surveillance attentive visant à détecter l’apparition de saignements et de symptômes neurologiques.
Chez les patients traités par l’association, un hémogramme doit être réalisé avant le traitement et périodiquement durant celui-ci.
Chez les patients traités par l’association de TAFINLAR et de tramétinib, il convient d’évaluer la fonction hépatique environ toutes les 4 semaines pendant 6 mois après le début du traitement. L’évaluation de la fonction hépatique peut ensuite être poursuivie selon la situation clinique.
Il faut surveiller le poids et la croissance des enfants et des adolescents qui reçoivent TAFINLAR en association avec le tramétinib.
7.1 Populations particulières
7.1.1 Grossesse
On ne doit pas administrer TAFINLAR aux femmes enceintes. Le dabrafénib peut nuire au fœtus en altérant le fonctionnement du gène BRAF, qui est essentiel au développement de l’embryon. Aucune étude bien conçue et rigoureusement contrôlée n’a porté sur l’usage de TAFINLAR chez la femme enceinte (voir la section 7 Santé reproductive ). La tératogénicité et la toxicité du dabrafénib pour la fonction de reproduction ont été mises au jour dans le cadre d’études menées chez le rat (voir la section 16 Toxicité pour la reproduction et le développement).
7.1.2 Allaitement
L’emploi de TAFINLAR n’a fait l’objet d’aucune étude chez la mère qui allaite. TAFINLAR ne doit pas être utilisé par des femmes qui allaitent. On ignore si le dabrafénib passe dans le lait maternel humain. Comme bon nombre de médicaments passent dans le lait maternel humain et que le dabrafénib pourrait entraîner des effets indésirables graves chez le nourrisson, on doit choisir entre l’allaitement et l’administration de TAFINLAR, en tenant compte de l’importance du médicament pour la mère.
7.1.3 Enfants et adolescents
Enfants (< 1 an) : L’innocuité et l’efficacité de TAFINLAR chez les enfants de moins de 1 an n’ont pas été établies. TAFINLAR n’est pas recommandé pour ce groupe d’âge.
Enfants et adolescents (≥ 1 an à < 18 ans) : L’innocuité et l’efficacité de TAFINLAR administré en association avec le tramétinib chez les enfants et les adolescents âgés de 1 an ou plus atteints d’un GBG sont étayées par les données probantes recueillies auprès de la cohorte GBG de l’étude à répartition aléatoire G2201 (N = 73).
L’innocuité et l’efficacité de TAFINLAR administré en association avec le tramétinib chez les enfants et les adolescents âgés de 1 an ou plus atteints d’un GHG sont étayées par les données probantes recueillies auprès de la cohorte GHG de l’étude G2201 à un seul groupe (N = 41).
Les mises en garde émises pour les adultes s’appliquent également aux enfants et aux adolescents.
Certains effets indésirables sont survenus à une catégorie de fréquence supérieure au sein d’une population groupée d’enfants (N = 171) évaluée sur le plan de l’innocuité par rapport aux adultes : neutropénie, dermatite acnéiforme, périonyxis, anémie, leucopénie (très courants); bradycardie, dermatite exfoliatrice généralisée, hypersensibilité et pancréatite (courants).
Les cas de gain de poids n’ont été signalés qu’au sein de la population pédiatrique. Le gain de poids a été classé parmi les effets indésirables chez 16,4 % des patients de cette population. Des cas de grade 3 ont été observés chez 5,3 % d’entre eux, et le taux d’abandon associé à cet effet était de 0,6 %. Le temps médian écoulé avant la première observation d’un gain de poids chez les enfants et les adolescents qui ont reçu du dabrafénib en association avec le tramétinib était de 3,5 mois. Un gain de poids correspondant à une augmentation ≥ 2 catégories de l’indice de masse corporelle (IMC) pour l’âge par rapport à la valeur initiale a été observé chez 35,7 % des patients de la population pédiatrique.
Voir aux tableaux 12 et 13 la liste des effets indésirables recensés au sein de la population pédiatrique.
Lors d’études chez de jeunes animaux, on a observé des effets indésirables (effets néfastes sur la croissance et le rein, entre autres) non rapportés chez des animaux adultes (voir la section 16 Toxicité juvénile).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Durant les études cliniques portant sur TAFINLAR en monothérapie (n = 797), 23 et 6 % des participants étaient âgés d’au moins 65 ans et 75 ans, respectivement. Par rapport aux patients plus jeunes (< 65 ans), davantage de patients âgés de 65 ans et plus ont présenté des événements indésirables qui ont conduit à des réductions de la dose de dabrafénib (23 % contre 14 %) ou à l’interruption du traitement (46 % contre 30 %). Les effets indésirables graves ont aussi été plus fréquents chez les patients âgés que chez les patients plus jeunes (46 % vs 27 %).
Parmi les patients de l’étude clinique de phase III sur le mélanome inopérable ou métastatique qui avaient reçu TAFINLAR en association avec le tramétinib (N = 209), 56 patients (27 %) avaient au moins 65 ans et 11 patients (5 %) avaient au moins 75 ans. Les effets indésirables ayant mené à la réduction de la dose ou à la suspension du traitement par TAFINLAR ou le tramétinib ont été plus fréquents chez les patients âgés de 65 ans et plus que chez ceux de moins de 65 ans (43 % vs 23 % et 66 % vs 53 %, respectivement). Les effets indésirables graves ont aussi été plus fréquents chez les patients âgés que chez les patients plus jeunes (59 % vs 36 %). La fréquence de l’œdème périphérique était plus élevée chez les patients de 65 ans et plus que chez les patients de moins de 65 ans dans le groupe traité par l’association (34 % vs 16 %) et le groupe traité par la monothérapie (18 % vs 5 %). Il en était de même pour la diminution de l’appétit dans le groupe traité par l’association (21 % vs 9 %) et le groupe traité par la monothérapie (15 % vs 13 %).
Parmi les 435 patients qui ont reçu l’association de TAFINLAR et de tramétinib lors de l’étude de phase III portant sur le traitement adjuvant du mélanome, 85 patients (20 %) avaient au moins 65 ans et 12 patients (3 %) avaient au moins 75 ans. De façon générale, l’efficacité et l’innocuité du traitement associant TAFINLAR et le tramétinib étaient comparables chez les patients âgés et les plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Mélanome inopérable ou métastatique – TAFINLAR en monothérapie
L’innocuité de TAFINLAR employé seul a été évaluée dans une population intégrée de 586 patients atteints de mélanome exprimant une mutation V600 du gène BRAF inopérable ou métastatique, qui ont reçu cet agent durant une période médiane de 5,5 mois (extrêmes : 0 et 23 mois). Environ 46 % des patients ont reçu TAFINLAR durant plus de 6 mois.
Les effets indésirables (tous grades confondus) signalés le plus souvent (à une fréquence ≥ 15 %), tant chez l’ensemble des patients qui ont reçu TAFINLAR en monothérapie ayant fait l’objet de l’analyse de l’innocuité que chez les participants de l’étude déterminante de phase III sur le mélanome inopérable ou métastatique qui visait à comparer TAFINLAR à la dacarbazine, comprenaient les suivants : hyperkératose, céphalées, pyrexie, érythrodysesthésie palmoplantaire, arthralgie, fatigue, nausées, papillome cutané, alopécie et éruptions cutanées.
Mélanome inopérable ou métastatique – TAFINLAR en association avec le tramétinib
L’innocuité de TAFINLAR employé en association avec le tramétinib a été évaluée dans une étude multicentrique de phase III avec répartition aléatoire (MEK115306) menée auprès d’une population de 209 patients atteints de mélanome inopérable ou métastatique qui avait été incluse dans l’analyse d’innocuité. Dans le cadre de cette étude, environ 71 % des patients ont reçu le traitement par TAFINLAR et le tramétinib pendant plus de 6 mois. Les durées médianes du traitement dans les groupes traités par l’association et la monothérapie étaient respectivement de 11 et 8 mois.
Dans le cadre de l’étude MEK115306, un pourcentage plus élevé de patients du groupe traité par l’association (11 %) que de patients du groupe traité par la monothérapie (7 %) ont eu des effets indésirables ayant provoqué l’arrêt définitif du traitement à l’étude. Le pourcentage de patients ayant eu des effets indésirables ayant entraîné une interruption de traitement ou une réduction de la dose était également plus élevé dans le bras de traitement d’association qu’avec TAFINLAR en monothérapie. Le traitement a été interrompu et la dose de médicament a été réduite chez 56 et 28 % respectivement des patients recevant l’association et chez 37 et 14 % des patients recevant la monothérapie.
Traitement adjuvant du mélanome – TAFINLAR en association avec le tramétinib
L’innocuité de TAFINLAR en association avec le tramétinib a été évaluée dans le cadre d’une étude de phase III à répartition aléatoire et à double insu sur TAFINLAR en association avec le tramétinib comparativement à deux placebos dans le traitement adjuvant du mélanome de stade III exprimant une mutation V600 du gène BRAF après une résection chirurgicale. La durée médiane de l’exposition était de 11 mois pour le dabrafénib et le tramétinib et de 10 mois pour les placebos. La majorité des patients ont été exposés entre > 6 mois et 12 mois au dabrafénib (71 %) et au tramétinib (72 %).
Dans le groupe traité par 150 mg de TAFINLAR deux fois par jour et 2 mg de tramétinib une fois par jour, les effets indésirables les plus fréquents (≥ 20 %) étaient la pyrexie, la fatigue, les nausées, les céphalées, l’éruption cutanée, les frissons, la diarrhée, les vomissements, l’arthralgie et la myalgie. Les effets indésirables graves les plus fréquents (≥ 1 %) étaient la pyrexie, les frissons, la baisse de la fraction d’éjection, l’érysipèle, l’hypotension, la cellulite et la choriorétinopathie.
Parmi les patients recevant l’association de TAFINLAR et de tramétinib, 26 % ont subi des effets indésirables entraînant un arrêt définitif du traitement. Les effets indésirables entraînant des interruptions du traitement ou des réductions de la posologie du TAFINLAR en association avec le tramétinib sont survenus chez 66 % et 38 % des patients, respectivement.
Chez les femmes ayant reçu le traitement d’association, la fréquence des effets indésirables liés au traitement et des effets indésirables graves liés au traitement a été plus élevée (95 % vs 88 % et 31 % vs 24 %, respectivement) que chez les hommes traités par cette même association, ce qui a entraîné plus de réductions de la dose (45 % vs 33 %), d’interruptions du traitement (70 % vs 64 %) et d’abandons du traitement motivés par des effets indésirables (32 % vs 22 %). Aucune différence n’a toutefois été observée entre les sexes en ce qui a trait aux types d’effets indésirables et à leur fréquence générale (femmes : 98 % vs hommes : 96 %).
Cancer du poumon non à petites cellules (CPNPC) métastatique – TAFINLAR en association avec le tramétinib
L’innocuité de l’association de TAFINLAR et du tramétinib a également été évaluée dans le cadre d’une étude multicentrique de phase II menée en mode ouvert, sans répartition aléatoire, auprès de plusieurs cohortes de patients atteints d’un CPNPC métastatique exprimant la mutation V600E du gène BRAF. Les patients (N = 93) ont été exposés à TAFINLAR durant une période médiane de 8,5 mois (extrêmes : 0,3 et 31,6 mois), 62 % des patients ayant reçu l’association de TAFINLAR et de tramétinib pendant plus de 6 mois.
Les effets indésirables survenus le plus fréquemment (≥ 20 %) chez les patients atteints de CPNPC qui recevaient un traitement par TAFINLAR en association avec le tramétinib ont été la pyrexie, l’asthénie, les nausées, les vomissements, l’œdème périphérique, la diarrhée, la sécheresse de la peau, l’éruption cutanée, une baisse de l’appétit, l’hémorragie et les frissons.
Les effets indésirables graves les plus fréquemment (≥ 2 %) signalés chez les patients atteints d’un CPNPC qui ont reçu TAFINLAR en association avec le tramétinib étaient : pyrexie, baisse de la fraction d’éjection, élévation du taux d’alanine aminotransférase, élévation du taux d’aspartate aminotransférase, hypotension, vomissements, anémie, nausées, douleur abdominale, asthénie, dorsalgie, augmentation de la concentration sanguine de phosphatases alcalines, frissons, confusion mentale, diminution de l’appétit, déshydratation, diarrhée, dyspnée, hémoptysie, hypercalcémie, infection pulmonaire, embolie pulmonaire, insuffisance rénale, détresse respiratoire, carcinome épidermoïde cutané et néphrite tubulo-interstitielle.
Vingt pour cent (20 %) des patients atteints d’un CPNPC traités par TAFINLAR et le tramétinib en association ont présenté des effets indésirables ayant entraîné l’arrêt définitif du traitement à l’étude. Le pourcentage de patients ayant eu des effets indésirables ayant entraîné une interruption de traitement ou une réduction de la dose était de 67 % et de 35 %, respectivement.
Gliome de bas grade et gliome de haut grade – TAFINLAR en association avec le tramétinib
L’innocuité de TAFINLAR employé en association avec le tramétinib a été évaluée au cours de deux études (G2201 et X2101) menées chez 171 enfants atteints de tumeurs solides avancées exprimant la mutation V600E du gène BRAF, parmi lesquels 118 patients avaient un gliome de bas grade exprimant une mutation du gène BRAF (grades 1 et 2 de l’Organisation mondiale de la Santé [OMS]), 41 avaient un gliome de haut grade exprimant une mutation du gène BRAF (grades 3 et 4 de l’OMS) et 12, une histiocytose à cellules de Langerhans.
Cette population (n = 171) comptait 4 (2,3 %) patients âgés de 1 à moins de 2 ans, 39 patients (22,8 %) âgés de 2 à moins de 6 ans, 54 (31,6 %) patients âgés de 6 à moins de 12 ans et 74 (43,3 %) patients âgés de 12 à moins de 18 ans.
Dans l’ensemble, le profil d’innocuité établi dans la population pédiatrique a été semblable à celui observé chez les adultes. Les effets indésirables survenus le plus fréquemment (≥ 20 % des patients) ont été les suivants : pyrexie, éruption cutanée, céphalées, vomissements, douleurs musculosquelettiques, sécheresse de la peau, fatigue, diarrhée, hémorragie, neutropénie, nausées, dermatite acnéiforme, douleur abdominale, toux et élévation du taux de transaminases.
Dans les données groupées sur l’innocuité, un gain de poids a été signalé comme effet indésirable des médicaments chez les enfants avec une fréquence de 16 %. Chez 60 des 171 patients (36 %), l’IMC a augmenté de ≥ 2 catégories de percentile pour l’âge par rapport à la valeur initiale. Dans l’étude G2201 menée auprès de la population pédiatrique, le gain de poids avait été particulièrement rapide chez 49,3 % des patients de la cohorte GBG et chez 40 % des patients de la cohorte GHG après 6 mois.
Des effets indésirables graves ont touché 29 % des patients qui ont reçu TAFINLAR en association avec le tramétinib. Les effets indésirables graves signalés chez plus de 3 % des patients étaient une pyrexie (15 %), des vomissements (4 %) et une hémorragie (4 %).
Un effet indésirable a entraîné l’abandon définitif du traitement chez 8 % des patients. Les effets indésirables ayant mené à l’abandon définitif du traitement par TAFINLAR et le tramétinib chez plus de 1 % des patients étaient une pyrexie (1%), une éruption cutanée (2 %), une élévation du taux d’alanine aminotransférase (1 %) et une élévation du taux d’aspartate aminotransférase (1 %).
Un effet indésirable a entraîné l’interruption du traitement chez 76 % des patients. Les effets indésirables ayant nécessité une interruption du traitement chez plus de 5 % des patients étaient une pyrexie (53 %), des vomissements (12 %), une neutropénie (7 %) et une éruption cutanée (8 %).
Un effet indésirable a entraîné une réduction de la dose chez 14 % des patients. Les effets indésirables ayant nécessité une réduction de la dose chez plus de 2 % des patients étaient une pyrexie (5 %) et une éruption cutanée (3 %).
8.2 Effets indésirables observés au cours des les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament.
Mélanome inopérable ou métastatique – TAFINLAR en monothérapie
Les effets indésirables décrits dans le Tableau 8 ont été observés au cours de l’étude déterminante de phase III visant à comparer TAFINLAR en monothérapie à la dacarbazine (DTIC) chez des patients atteints d’un mélanome inopérable ou métastatique jamais traité auparavant (étude BRF113683) et d’une étude non comparative de phase II réunissant des patients atteints de mélanome disséminé au cerveau (étude BRF113929; voir la section 14 ÉTUDES CLINIQUES). Les anomalies des résultats d’épreuves de laboratoire présentées dans le Tableau 14 ont été relevées durant l’étude déterminante de phase III. Durant l’étude BRF113683 avec répartition aléatoire, les patients ont reçu 150 mg de TAFINLAR par voie orale 2 fois par jour ou 1000 mg/m2 de dacarbazine par perfusion intraveineuse toutes les 3 semaines. L’étude BRF113929 ouverte comportait l’administration de TAFINLAR par voie orale, à raison de 150 mg 2 fois par jour.
Durant l’étude de phase III, 28 % des patients du groupe TAFINLAR et 24 % des patients du groupe dacarbazine ont éprouvé des effets indésirables graves. Sous TAFINLAR, les effets indésirables graves liés au traitement les plus fréquents ont été le CEC et la pyrexie. Parmi les 187 patients traités par TAFINLAR, on a dénombré 10 cas graves (5 %) de pyrexie. Des cas graves de CEC sont survenus chez 12 des 187 patients (6 %).
Durant l’étude BRF113683, les effets indésirables ont entraîné l’abandon définitif du médicament à l’étude chez 3 % des patients sous TAFINLAR et 2 % des patients sous DTIC. Dans l’étude BRF113929, l’incidence des événements indésirables entraînant l’arrêt définitif du médicament à l’étude pour TAFINLAR était de 2 %. La durée médiane du traitement de l’étude était de 7,5 mois pour TAFINLAR et de 2,8 mois pour le DTIC dans l’étude BRF113683, et de 3,9 mois pour TAFINLAR dans l’étude BRF113929. La fréquence des effets indésirables menant à la réduction de la dose a été de 20 % avec TAFINLAR et de 17 % avec le DTIC durant l’étude BRF113683, et de 14 % avec TAFINLAR durant l’étude BRF113929. La fréquence des effets indésirables menant à l’interruption du traitement a été de 32 % avec TAFINLAR et de 27 % avec le DTIC durant l’étude BRF113683, et de 32 % avec TAFINLAR durant l’étude BRF113929.
Tableau 8 Effets indésirables survenus chez ≥ 10 % (tous grades confondus) ou ≥ 2 %
(grades 3 et 4) des patients participant à 2 essais cliniques sur TAFINLAR en monothérapie – Études sur le mélanome inopérable ou métastatique
BRF113683 : Patients sans antécédents de traitement | BRF113929 : Patients avec métastases cérébrales | ||||||
| TAFINLAR N = 187 | Dacarbazine N = 59 | TAFINLAR N = 172 | |||||
Tous grades confondus (%) | Grade 3 et Grade 4 (%) | Tous grades confondus (%) | Grade 3 et Grade 4 (%) | Tous grades confondus (%) | Grade 3 et Grade 4 (%) | ||
| Troubles gastro-intestinaux | |||||||
| Nausées | 27 | < 1 | 53 | 0 | 26 | 2 | |
| Vomissements | 18 | 1 | 25 | 0 | 20 | 1 | |
| Diarrhée | 14 | < 1 | 12 | 0 | 13 | < 1 | |
| Constipation | 13 | 2 | 15 | 0 | 8 | 0 | |
| Troubles généraux et réactions au point d’administration | |||||||
| Pyrexie | 31 | 3 | 14 | 0 | 26 | < 1 | |
| Fatigue | 22 | 1 | 24 | 0 | 25 | 1 | |
| Asthénie | 19 | < 1 | 15 | 2 | 5 | 0 | |
| Frissons | 12 | 0 | 2 | 0 | 11 | < 1 | |
| Infections et infestations | |||||||
| Rhinopharyngite | 16 | 0 | 7 | 0 | 6 | 0 | |
| Troubles du métabolisme et de la nutrition | |||||||
| Diminution de l’appétit | 12 | 0 | 8 | 3 | 12 | 2 | |
| Hyperglycémie | 7 | 3 | 7 | 0 | 5 | 1 | |
BRF113683 : Patients sans antécédents de traitement | BRF113929 : Patients avec métastases cérébrales | |||||
| TAFINLAR N = 187 | Dacarbazine N = 59 | TAFINLAR N = 172 | ||||
Tous grades confondus (%) | Grade 3 et Grade 4 (%) | Tous grades confondus (%) | Grade 3 et Grade 4 (%) | Tous grades confondus (%) | Grade 3 et Grade 4 (%) | |
| Hypophosphatémie | 5 | 2 | 0 | 0 | 5 | 2 |
| Troubles musculosquelettiques, osseux et du tissu conjonctif | ||||||
| Arthralgie | 32 | 2 | 2 | 0 | 17 | 0 |
| Myalgie | 13 | 0 | 0 | 0 | 15 | 0 |
| Douleur aux extrémités | 13 | < 1 | 10 | 0 | 12 | 0 |
| Néoplasmes bénins et malins (incluant kystes et polypes) | ||||||
| Papillome cutané | 25 | 0 | 2 | 0 | 15 | 0 |
| CECa, b | 9 | 7 | 0 | 0 | 6 | 4 |
| Affections du système nerveux | ||||||
| Mal de tête | 34 | 0 | 8 | 0 | 28 | 2 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Toux | 14 | 0 | 7 | 0 | 10 | 0 |
| Troubles cutanés et sous-cutanés | ||||||
| Hyperkératose | 39 | 2 | 2 | 0 | 26 | < 1 |
| Alopécie | 29 | < 1 | 3 | 0 | 15 | 0 |
| EPPc | 20 | 2 | 2 | 0 | 15 | 2 |
| Éruption cutanée | 18 | 0 | 0 | 0 | 17 | 0 |
| Sécheresse de la peau | 10 | 0 | 0 | 0 | 8 | 0 |
a Carcinome épidermoïde cutané (CEC), carcinome épidermoïde in situ (maladie de Bowen) et kérato-acanthome b En vertu du protocole, les cas de CEC devaient être déclarés comme des effets de grade 3
c EPP = érythrodysesthésie palmoplantaire (syndrome main-pied)
Mélanome inopérable ou métastatique – TAFINLAR en association avec le tramétinib
Le Tableau 9 et le Tableau 15 présentent respectivement les effets indésirables du médicament et les anomalies des résultats des épreuves de laboratoire relevés dans l’étude de phase III durant laquelle l’association de TAFINLAR à 150 mg 2 fois par jour et de tramétinib à 2 mg 1 fois par jour a été comparée à la monothérapie par TAFINLAR (voir la section 14 ÉTUDES CLINIQUES). Les effets indésirables courants figurant dans le Tableau 9 ont été signalés chez au moins 10 % des patients traités par l’association de TAFINLAR et de tramétinib ou ont été de grade 3 ou 4 chez au moins 2 % des patients traités par l’association.
Tableau 9 Effets indésirables (%) survenus chez ≥ 10 % (tous grades) ou chez ≥ 2 %
(grades 3 et 4) des patients traités par TAFINLAR en association avec le tramétinib au cours de l’étude sur le traitement du mélanome inopérable ou métastatique MEK115306
| MEK115306 | ||||
TAFINLAR à 150 mg 2 f.p.j. + tramétinib à 2 mg 1 f.p.j. (N = 209) | TAFINLAR à 150 mg 2 f.p.j. + placebo (N = 211) | |||
Tous grades confondus (%) | Grade 3 et Grade 4 (%) | Tous grades confondus (%) | Grade 3 et Grade 4 (%) | |
| Troubles du sang et du système lymphatique | ||||
| Neutropénie | 10 | 3 | 2 | < 1 |
| Anémie | 6 | 3 | 9 | 4 |
| Troubles cardiaques | ||||
| Diminution de la fraction d’éjection | 6 | 1 | 3 | 2 |
| Troubles gastro-intestinaux | ||||
| Nausées | 34 | < 1 | 27 | 1 |
| Diarrhée | 30 | 1 | 16 | < 1 |
| Vomissements | 25 | < 1 | 14 | < 1 |
| Constipation | 13 | < 1 | 10 | 0 |
| Douleur abdominale | 13 | < 1 | 9 | 2 |
| Troubles généraux et troubles au point d’administration | ||||
| Pyrexie | 57 | 7 | 33 | 2 |
| Fatigue | 39 | 2 | 37 | 1 |
| Frissons | 31 | 0 | 17 | < 1 |
| Œdème périphérique | 21 | < 1 | 9 | < 1 |
| Asthénie | 12 | 1 | 14 | < 1 |
| Troubles hépatobiliaires | ||||
| Élévation de l’ALT | 13 | 2 | 6 | < 1 |
| Élévation de l’ASAT | 13 | 3 | 4 | < 1 |
| Infections et infestations | ||||
| Rhinopharyngite | 12 | 0 | 10 | 0 |
| Infection des voies urinaires | 11 | 2 | 3 | < 1 |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit | 12 | < 1 | 13 | < 1 |
| Hyperglycémiea | 7 | 3 | 3 | < 1 |
| Troubles musculosquelettiques, osseux et du tissu conjonctif | ||||
| Arthralgie | 26 | < 1 | 31 | 0 |
| Douleur aux extrémités | 15 | 1 | 17 | < 1 |
| Myalgie | 13 | < 1 | 13 | 0 |
| Néoplasmes bénins et malins (incluant kystes et polypes) | ||||
| CECb,c | 3 | 3 | 10 | 10 |
| Affections du système nerveux | ||||
| Mal de tête | 33 | < 1 | 30 | 1 |
| Étourdissements | 14 | 0 | 7 | 0 |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Toux | 21 | 0 | 21 | 0 |
| Troubles cutanés et sous-cutanés | ||||
| Éruption cutanée | 27 | 0 | 22 | < 1 |
| Sécheresse de la peau | 12 | 0 | 16 | 0 |
| Prurit | 12 | 0 | 14 | 0 |
| Dermatite acnéiforme | 10 | 0 | 4 | 0 |
| MEK115306 | ||||
TAFINLAR à 150 mg 2 f.p.j. + tramétinib à 2 mg 1 f.p.j. (N = 209) | TAFINLAR à 150 mg 2 f.p.j. + placebo (N = 211) | |||
Tous grades confondus (%) | Grade 3 et Grade 4 (%) | Tous grades confondus (%) | Grade 3 et Grade 4 (%) | |
| Troubles vasculaires | ||||
| Hypertension | 25 | 6 | 16 | 6 |
| Hémorragied | 19 | 2 | 15 | 2 |
| Hypotension | 6 | 2 | 3 | < 1 |
a inclut hyperglycémie, diabète de type 2, diabète sucré et hausse de la glycémie
b inclut CEC, carcinome épidermoïde in situ (maladie de Bowen) et kérato-acanthome
c En vertu du protocole, les cas de CEC devaient être déclarés comme des effets de grade 3 d Hémorragie de siège intracrânien et gastrique
Traitement adjuvant du mélanome – TAFINLAR en association avec le tramétinib
Les Tableaux 10 et 16 présentent respectivement les effets indésirables du médicament et les anomalies des résultats des épreuves de laboratoire relevés dans l’étude de phase III (BRF115532) sur l’association de TAFINLAR à 150 mg 2 fois par jour et de tramétinib à 2 mg 1 fois par jour (voir la section 14 ÉTUDES CLINIQUES). Les effets indésirables courants figurant dans le Tableau 10 ont été signalés chez au moins 10 % des patients traités par l’association de TAFINLAR et de tramétinib ou ont été de grade 3 ou 4 chez au moins 2 % des patients du groupe traité par l’association.
Tableau 10 Effets indésirables (%) survenus chez ≥ 10 % (tous grades) ou chez ≥ 2 %
(grades 3 et 4) des patients traités par TAFINLAR en association avec le tramétinib au cours de l’étude sur le traitement adjuvant du mélanome BRF115532
| Étude BRF115532 | ||||
TAFINLAR à 150 mg 2 f.p.j. + tramétinib à 2 mg 1 f.p.j. (N = 435) | Placebo (N = 432) | |||
Tous grades confondus (%) | Grades 3 et 4 (%) | Tous grades confondus (%) | Grades 3 et 4 (%) | |
| Troubles du sang et du système lymphatique | ||||
| Neutropénie1 | 10 | 5 | ˂1 | NR |
| Troubles gastro-intestinaux | ||||
| Nausées | 40 | ˂1 | 20 | NR |
| Diarrhée | 33 | ˂1 | 15 | ˂1 |
| Vomissements | 28 | ˂1 | 10 | NR |
| Douleur abdominale2 | 16 | ˂1 | 11 | ˂1 |
| Constipation | 12 | NR | 6 | NR |
| Troubles généraux et réactions au point d’administration | ||||
| Pyrexie3 | 63 | 5 | 11 | ˂1 |
| Fatigue4 | 59 | 5 | 37 | ˂1 |
| Frissons | 37 | 1 | 4 | NR |
| Œdème périphérique5 | 16 | ˂1 | 6 | NR |
| Syndrome pseudogrippal | 15 | ˂1 | 7 | NR |
| Infections et infestations | ||||
| Rhinopharyngite6 | 12 | ˂1 | 12 | NR |
| Investigations | ||||
| Élévation du taux d’alanine aminotransférase7 | 17 | 4 | 2 | ˂1 |
| Élévation du taux d’aspartate aminotransférase8 | 16 | 4 | 2 | ˂1 |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit | 11 | ˂1 | 6 | NR |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgie | 28 | ˂1 | 14 | NR |
| Myalgie9 | 20 | ˂1 | 14 | NR |
| Douleur aux extrémités | 14 | ˂1 | 9 | NR |
| Spasmes musculaires10 | 11 | NR | 4 | NR |
| Affections du système nerveux | ||||
| Maux de tête11 | 39 | 1 | 24 | NR |
| Étourdissements12 | 11 | ˂1 | 10 | NR |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
Étude BRF115532
TAFINLAR à 150 mg 2 f.p.j. +
tramétinib à 2 mg 1 f.p.j.
(N = 435)
Placebo
(N = 432)
Tous
grades
confondus
(%)
Grades 3 et 4
(%)
Tous grades
confondus
(%)
Grades 3 et
4 (%)
Toux13 17 NR 8 NR Troubles cutanés et sous-cutanés
Éruption cutanée14 37 ˂1 16 ˂1 Sécheresse de la peau15 14 NR 9 NR Dermatite acnéiforme 12 ˂1 2 NR Érythème16 12 NR 3 NR Prurit17 11 ˂1 10 NR Troubles vasculaires
Hémorragie18 15 ˂1 4 ˂1 Hypertension19 11 6 8 2 1 Le terme « neutropénie » comprend également la neutropénie fébrile et les cas de diminution de la numération des neutrophiles répondant aux critères de neutropénie
2 Le terme « douleur abdominale » comprend également la douleur abdominale haute et la douleur abdominale basse
3 Le terme « pyrexie » comprend également l’hyperpyrexie
4 Le terme « fatigue » comprend également l’asthénie et le malaise
5 Le terme « œdème périphérique » comprend également l’enflure périphérique
6 Le terme « rhinopharyngite » comprend également la pharyngite
7 Le terme « élévation du taux d’alanine aminotransférase » comprend également l’augmentation du taux d’enzymes hépatiques, l’augmentation des valeurs des épreuves de la fonction hépatique, les anomalies des épreuves de la fonction hépatique et l’hypertransaminasémie
8 Le terme « élévation du taux d’aspartate aminotransférase » comprend également l’augmentation du taux d’enzymes hépatiques, l’augmentation des valeurs des épreuves de la fonction hépatique, les anomalies des épreuves de la fonction hépatique et l’hypertransaminasémie
9 Le terme « myalgie » comprend également des douleurs musculo-squelettiques et des douleurs thoraciques musculo-squelettiques
10 Le terme « spasmes musculaires » comprend également la raideur musculo-squelettique 11 Le terme « maux de tête » comprend également les céphalées de tension
12 Le terme « étourdissement » comprend également le vertige
13 Le terme « toux » comprend également la toux productive
14 Le terme « éruption cutanée » comprend également l’éruption cutanée maculopapuleuse, l’éruption cutanée généralisée, l’éruption cutanée érythémateuse, l’éruption cutanée papuleuse, l’éruption cutanée prurigineuse, l’éruption cutanée nodulaire, l’éruption cutanée vésiculaire et l’éruption cutanée pustuleuse 15 Le terme « sécheresse de la peau » comprend également le xérosis et la xérodermie 16 Le terme « érythème » comprend également l’érythème généralisé
17 Le terme « prurit » comprend également le prurit généralisé et le prurit génital
18 Le terme « hémorragie » comprend une liste exhaustive de centaines de termes qui indiquent des manifestations hémorragiques.
19 Le terme « hypertension » comprend également la crise hypertensive
NR : non rapporté
Étude COMBI-Aplus (étude sur la prise en charge de la pyrexie)
L’étude COMBI-Aplus visait à évaluer l’incidence d’un algorithme adapté à la prise en charge de la pyrexie sur les conséquences de cet effet indésirable chez des patients ayant reçu TAFINLAR en association avec le tramétinib comme traitement adjuvant après la résection complète d’un mélanome avec mutation V600 du gène BRAF. Selon les directives de prise en charge de la pyrexie, il était recommandé d’interrompre le traitement d’association par TAFINLAR et le tramétinib lorsque la température du patient était ≥ 38,0 °C.
Une pyrexie de grade 3 ou 4 est survenue chez 4,3 % des patients, une hospitalisation en raison de la pyrexie est survenue chez 5,1 % des patients, une pyrexie avec complications (déshydratation, hypotension, dysfonctionnement rénal, syncope) est survenue chez 2,2 % des patients et l’arrêt du traitement en raison de la pyrexie est survenu chez 2,5 % des patients.
Cancer du poumon non à petites cellules (CPNPC) métastatique – TAFINLAR en association avec le tramétinib
Les Tableaux 11 et 17 présentent respectivement les effets indésirables du médicament et les anomalies des résultats des épreuves de laboratoire relevés dans l’étude sur le CPNPC de phase II sur l’association de TAFINLAR à 150 mg 2 fois par jour et de tramétinib à 2 mg 1 fois par jour (voir la section 14 ÉTUDES CLINIQUES). Les effets indésirables courants figurant dans le Tableau 11 ont été signalés chez au moins 10 % des patients traités par l’association de TAFINLAR et de tramétinib ou ont été de grade 3 ou 4 chez au moins 2 % des patients du groupe traité par l’association.
Tableau 11 Effets indésirables (%) survenus chez ≥ 10 % (tous grades confondus) ou
≥ 2 % (grades 3 et 4) des patients qui recevaient TAFINLAR en association avec le tramétinib dans le cadre de l’étude BRF113928 sur le CPNPC
| Étude BRF113928 | ||
TAFINLAR à 150 mg 2 f.p.j. + tramétinib à 2 mg 1 f.p.j. (N = 93) | ||
Tous grades confondus (%) | Grades 3 et 4 (%) | |
| Troubles du sang et du système lymphatique | ||
| Anémie | 16 | 4 |
| Neutropénie1 | 15 | 8 |
| Leucopénie | 6 | 2 |
| Troubles cardiaques | ||
| Diminution de la fraction d’éjection | 9 | 4 |
| Troubles gastro-intestinaux | ||
| Nausées | 46 | 0 |
| Vomissements | 37 | 3 |
| Diarrhée | 33 | 2 |
| Diminution de l’appétit | 28 | 0 |
| Constipation | 16 | 0 |
| Troubles généraux et troubles au point d’administration | ||
| Pyrexie | 55 | 5 |
| Étude BRF113928 | ||
TAFINLAR à 150 mg 2 f.p.j. + tramétinib à 2 mg 1 f.p.j. (N = 93) | ||
Tous grades confondus (%) | Grades 3 et 4 (%) | |
| Asthénie 2 | 47 | 6 |
| Œdème périphérique | 34 | 0 |
| Frissons | 24 | 1 |
| Investigations | ||
| Perte de poids | 13 | 1 |
| Augmentation du taux sanguin de phosphatases alcalines | 12 | 0 |
| Élévation du taux d’aspartate aminotransférase | 11 | 2 |
| Élévation du taux d’alanine aminotransférase | 10 | 4 |
| Gain de poids | 10 | 3 |
| Élévation du taux de gamma-glutamyl-transférase | 2 | 2 |
| Troubles du métabolisme et de la nutrition | ||
| Hyponatrémie | 14 | 9 |
| Déshydratation | 8 | 3 |
| Hypercalcémie | 3 | 2 |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 16 | 0 |
| Myalgie | 13 | 0 |
| Spasmes musculaires | 10 | 0 |
| Néoplasmes bénins, malins et non précisés (incluant kystes et polypes) | ||
| Carcinome épidermoïde cutané | 3 | 2 |
| Affections du système nerveux | ||
| Mal de tête | 16 | 0 |
| Étourdissements | 14 | 0 |
| Troubles rénaux et urinaires | ||
| Néphrite tubulo-interstitielle | 2 | 2 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 23 | 0 |
| Dyspnée | 15 | 2 |
| Troubles cutanés et sous-cutanés | ||
| Sécheresse de la peau | 32 | 1 |
| Éruption cutanée3 | 31 | 3 |
| Prurit4 | 15 | 2 |
| Hyperkératose5 | 13 | 1 |
| Érythème | 10 | 0 |
| Étude BRF113928 | ||
TAFINLAR à 150 mg 2 f.p.j. + tramétinib à 2 mg 1 f.p.j. (N = 93) | ||
Tous grades confondus (%) | Grades 3 et 4 (%) | |
| Troubles vasculaires | ||
| Hémorragie6 | 26 | 3 |
| Hypotension | 15 | 2 |
| Hypertension | 8 | 6 |
| Embolie pulmonaire | 4 | 2 |
1 La neutropénie comprend la neutropénie et la baisse de la numération des neutrophiles. La baisse de la numération des neutrophiles est qualifiée comme une manifestation de la neutropénie. 2 L’asthénie comprend également la fatigue et le malaise. 3 L’éruption cutanée comprend l’éruption cutanée, l’éruption cutanée généralisée, l’éruption cutanée papuleuse, l’éruption cutanée maculaire, l’éruption cutanée maculo-papuleuse et l’éruption cutanée pustuleuse. 4 Le prurit comprend le prurit, le prurit généralisé et le prurit oculaire. 5 L’hyperkératose comprend l’hyperkératose, la kératose actinique, la kératose séborrhéique et la kératose pilaire. 6 L’hémorragie comprend des cas d’hémoptysie, d’hématome, d’épistaxis, de purpura, d’hématurie, d’hémorragie sous-arachnoïdienne, d’hémorragie de siège gastrique, d’hémorragie de la vessie, de contusion, d’hématochézie, d’hémorragie au point d’injection, de melæna, d’hémorragie pulmonaire et d’hémorragie rétropéritonéale. | ||
Gliome de bas grade (GBG) et gliome de haut grade (GHG) – TAFINLAR en association avec le tramétinib
En tout, 151 patients ont été admis à l’étude G2201, soit 110 au sein de la cohorte GBG et 41 au sein de la cohorte GHG.
La cohorte GBG englobait des enfants et des adolescents atteints d’un GBG exprimant la mutation V600E du gène BRAF qui n’avaient jamais reçu de chimiothérapie et qui avaient besoin d’un traitement à action générale. Ils ont été répartis au hasard selon un rapport de 2:1 pour recevoir TAFINLAR en association avec le tramétinib (n = 73) ou le carboplatine en association avec la vincristine (n = 37). Chacun des trois groupes d’âge à l’étude (de 12 mois à < 6 ans; de ≥ 6 ans à < 12 ans; et de 12 ans à < 18 ans) comptait environ un tiers de ces patients, dont l’âge médian était de 9,5 ans (extrêmes : 1 et 17). La durée médiane du suivi était de 39 mois (extrêmes : 28 et 55,5), et la durée minimale de celui-ci, d’environ 7,9 mois.
La cohorte GHG, qui réunissait des enfants et des adolescents atteints d’un GBG exprimant la mutation V600E du gène BRAF récidivant ou réfractaire, était en fait le seul groupe de traitement d’un essai clinique du même nom visant à évaluer les effets de l’administration de TAFINLAR en association avec le tramétinib. L’âge médian des participants était de 13,0 ans (extrêmes : 2 et 17), et la majorité d’entre eux (63,4 %) avaient de 12 à < 18 ans. La durée médiane du suivi était de 45,2 mois (extrêmes : 31,9 et 61,2), et la durée minimale de celui-ci, d’environ 31,9 mois.
Les doses du dabrafénib et du tramétinib ont été établies en fonction de l’âge et du poids, et celles du carboplatine et de la vincristine, en fonction de l’âge et de la surface corporelle (voir la section 14.1 Études cliniques par indication).
Cohorte GBG
Le tableau 12 fait état des effets indésirables qui ont été signalés dans la cohorte GBG de l’étude G2201.
Le nombre de patients ayant présenté des effets indésirables graves (EIG) a été similaire dans les deux groupes de traitement. Les EIG graves signalés le plus souvent (fréquence > 2 % dans l’un ou l’autre des groupes) ont été, par terme privilégié, une pyrexie (16,4 % vs 18,2 %), une amygdalite et des vomissements (4,1 % vs 0 %), une apnée, une hydrocéphalie, une complication liée à une intervention, une crise convulsive et une infection des voies urinaires (2,7 % vs 0 % dans chaque cas). Tous les autres EIG ont été signalés chez 1 patient chacun de l’un ou l’autre des groupes de traitement.
Les EIG d’importance survenus chez 1 patient chacun ont été un décollement de l’épithélium pigmentaire rétinien, une embolie, une hypernatrémie et un syndrome de choc toxique dans le groupe TAFINLAR en association avec le tramétinib et une hémorragie intracrânienne dans le groupe carboplatine en association avec la vincristine.
Les EIG soupçonnés d’être liés au traitement à l’étude ont été moins fréquents dans le groupe traitement ciblé (TAFINLAR en association avec le tramétinib) que dans le groupe chimiothérapie (carboplatine en association avec la vincristine) (15,1 % vs 27,3 %). L’EIG soupçonné d’être lié au traitement à l’étude qui a été le plus fréquent (différence d’au moins 2 patients) a été, par terme privilégié, une pyrexie.
Des EIG ont été signalés plus souvent chez les patients âgés de 12 mois à < 6 ans (13/20; 65 %) que chez ceux âgés de 6 ans à < 12 ans (10/25; 40 %) et ceux âgés de 12 ans à < 18 ans (11/28; 39 %).
Tableau 12 Effets indésirables (%) survenus chez ≥ 10 % (tous grades confondus) ou
≥ 2 % (grades 3 et 4) des enfants et des adolescents atteints d’un GBG qui recevaient TAFINLAR en association avec le tramétinib dans le cadre de l’étude G2201
| Étude G2201 | ||||
| Effets indésirablesa | TAFINLAR + tramétinib (N = 73) | Carboplatine + vincristine (N = 33) | ||
Tous grades confondus (%) | Grades 3 et 4 (%) | Tous grades confondus (%) | Grades 3 et 4 (%) | |
| Troubles du sang et du système lymphatique | ||||
| Anémie | 19 | 0 | 61 | 24 |
| Neutropénie | 14 | 10 | 30 | 30 |
| Troubles gastro-intestinaux | ||||
| Vomissements | 37 | 1 | 52 | 3 |
| Diarrhée | 37 | 0 | 18 | 6 |
| Nausées | 29 | 0 | 52 | 0 |
| Douleur abdominaleb | 34 | 0 | 24 | 0 |
| Constipation | 14 | 0 | 36 | 0 |
| Troubles généraux et troubles au point d’administration | ||||
| Pyrexie | 75 | 14 | 18 | 3 |
| Fatiguec | 36 | 0 | 39 | 0 |
| Investigations | ||||
| Élévation du taux de transaminasesd | 20 | 7 | 30 | 9 |
| Gain de poids |
16 8 0 0
| Baisse du nombre de neutrophiles | 15 | 5 | 48 | 48 |
| Baisse du nombre de globules blancs | 12 | 0 | 36 | 15 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Douleurs musculosquelettiquese | 36 | 0 | 27 | 0 |
| Affections du système nerveux | ||||
| Céphalées | 55 | 1 | 27 | 3 |
| Étourdissements | 11 | 0 | 3 | 3 |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Douleur oropharyngée | 14 | 0 | 21 | 0 |
| Toux | 15 | 0 | 12 | 0 |
| Troubles vasculaires | ||||
| Hémorragief | 30 | 0 | 12 | 0 |
| Infections et infestations | ||||
| Infection des voies respiratoires supérieures | 22 | 0 | 6 | 0 |
| Périonyxis | 23 | 0 | 0 | 0 |
| Rhinopharyngite | 12 | 0 | 6 | 0 |
| Affections de la peau et des tissus sous-cutanés | ||||
| Acné | 14 | 0 | 0 | 0 |
| Éruption cutanéeg | 45 | 3 | 12 | 3 |
| Sécheresse de la peau | 27 | 0 | 3 | 0 |
| Dermatite acnéiforme | 14 | 0 | 0 | 0 |
| Eczéma | 18 | 0 | 0 | 0 |
| Prurit | 12 | 0 | 6 | 0 |
| Érythème | 16 | 0 | 0 | 0 |
| Tumeurs bénignes, malignes et non spécifiées (y compris kystes et polypes) | ||||
| Papillome cutané | 14 | 0 | 0 | 0 |
a Selon la version 4.03 de la terminologie de classification commune des effets indésirables du National Cancer Institute b Englobe la douleur abdominale et la douleur abdominale haute c Englobe la fatigue et l’asthénie d Englobe élévation du taux d’alanine aminotransférase, élévation du taux d’aspartate aminotransférase, élévation du taux de transaminases et l’hypertransaminasémie e Englobe la douleur aux extrémités, la dorsalgie, les douleurs osseuses, les douleurs musculosquelettiques, la cervicalgie, la douleur thoracique non cardiaque, la myalgie et l’arthralgie f Englobe l’épistaxis, l’hémorragie après une intervention, l’hématurie, l’hémorragie digestive haute et l’hémorragie intracrânienne g Englobe l’éruption cutanée, l’éruption maculaire, l’éruption maculopapuleuse, l’éruption pustuleuse, l’éruption papuleuse et l’éruption érythémateuse | ||||
Cohorte GHG
Des EIG sont survenus chez 28 patients (68,3 %); ils étaient de grade ≥ 3 chez 24 patients (58,5 %). Les EIG signalés le plus souvent (chez ≥ 5 % des patients) étaient des céphalées et une pyrexie (7,3 % chacun). À l’exception d’une hydrocéphalie, d’une élévation de la pression intracrânienne et convulsions qui ont été signalées chez 2 patients, tous les autres EIG sont survenus chez 1 patient chacun.
Des EIG soupçonnés d’être liés au traitement à l’étude ont été signalés chez 7 patients (17,1 %); 6 d’entre eux (14,6 %) ont connu des EIG de grade ≥ 3. Les EIG soupçonnés d’être liés au traitement à l’étude ont été les suivants : pyrexie (2 patients), hémorragie gastro-intestinale, pancréatite, syndrome pseudogrippal, dysarthrie, agitation, état confusionnel, hémorragie utérine, érythème noueux, éruption cutanée et hypotension (1 patient chacun).
Des EIG ont été mortels chez 3 patients (7,3 %); une encéphalomyélite et une élévation de la pression intracrânienne ont été signalées chez 1 patient chacune parmi les patients décédés de causes « autres » et une apnée a été signalée chez le patient ayant succombé à la progression de sa maladie.
Tableau 13 Effets indésirables (%) survenus chez ≥ 10 % (tous grades confondus) ou
≥ 2 % (grades 3 et 4) des enfants et des adolescents atteints d’un GHG qui recevaient TAFINLAR en association avec le tramétinib dans le cadre de l’étude G2201
| Étude G2201 | ||
| Effets indésirablesa | TAFINLAR + tramétinib (N = 41) | |
Tous grades confondus (%) | Grades 3 et 4 (%) | |
| Troubles du sang et du système lymphatique | ||
| Neutropénie | 17 | 2 |
| Troubles gastro-intestinaux | ||
| Vomissements | 29 | 5 |
| Diarrhée | 24 | 2 |
| Nausées | 27 | 0 |
| Douleur abdominaleb | 17 | 0 |
| Constipation | 15 | 0 |
| Troubles généraux et troubles au point d’administration | ||
| Pyrexie | 54 | 2 |
| Fatiguec | 17 | 0 |
| Investigations | ||
| Baisse du nombre de globules blancs | 12 | 2 |
| Gain de poids | 15 | 2 |
| Affections du système nerveux | ||
| Céphalées | 34 | 10 |
| Convulsions | 12 | 10 |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Douleurs musculosquelettiquesd | 27 | 2 |
| Affections respiratoires, thoraciques et médiastinales | ||
| Hémorragiee | 27 | 5 |
| Toux | 17 | 0 |
| Douleur oropharyngée | 12 | 0 |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 17 | 0 |
| Affections de la peau et des tissus sous-cutanés | ||
| Éruption cutanéef | 37 | 2 |
| Sécheresse de la peau | 32 | 0 |
| Acné | 15 | 0 |
| Érythème | 12 | 0 |
| Eczéma | 12 | 0 |
| Urticaire | 12 | 2 |
a Selon la version 4.03 de la terminologie de classification commune des effets indésirables du National Cancer Institute b Englobe la douleur abdominale et la douleur abdominale haute c Englobe la fatigue et l’asthénie d Englobe la douleur aux extrémités, la dorsalgie, les douleurs osseuses, les douleurs musculosquelettiques, la cervicalgie, la douleur thoracique non cardiaque, la myalgie et l’arthralgie e Englobe l’épistaxis, l’hématurie, l’hémorragie digestive, l’hémorragie utérine, l’hémorragie cérébrale, l’hémorragie anale, l’hématochézie et l’hémorragie au point d’insertion du cathéter f Englobe l’éruption cutanée, l’éruption maculopapuleuse, l’éruption pustuleuse et l’éruption érythémateuse | ||
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Mélanome inopérable ou métastatique – TAFINLAR en monothérapie
Les autres effets indésirables cliniquement pertinents rapportés chez moins de 10 % des patients ou qui étaient de grade 3 ou 4 chez < 2 % des patients pendant l’emploi de TAFINLAR en monothérapie dans la population intégrée ayant fait l’objet de l’analyse d’innocuité sont présentés ci-dessous.
Troubles cardiaques : fibrillation auriculaire (2 %), hypotension (< 1 %)
Troubles oculaires : uvéite (1 %)
Gastro-intestinal : pancréatite (< 1 %)
Système immunitaire : syndrome pseudogrippal (4 %), hypersensibilité (1 %)
Troubles du métabolisme et de la nutrition : hyponatrémie (3 %)
Système rénal : insuffisance rénale aiguë (1 %), insuffisance rénale (1 %), néphrite granulomateuse/néphrite tubulo-interstitielle (< 1 %)
Troubles cutanés et sous-cutanés : kératose actinique (9 %), kératose séborrhéique (8 %), érythème (6 %), acrochordon (5 %), lésion cutanée (5 %), prurit (7 %), photosensibilité (3 %), panniculite, y compris érythème noueux (1 %), nouveau mélanome primitif (1 %)
Mélanome inopérable ou métastatique – TAFINLAR en association avec le tramétinib
En plus des effets indésirables observés dans les études qui portaient sur la monothérapie, d’autres effets indésirables, importants sur le plan clinique, sont survenus chez moins de 10 % des patients ou ont été de grade 3 ou 4 chez moins de 2 % des patients traités par TAFINLAR à 150 mg 2 fois par jour en association avec le tramétinib à 2 mg 1 fois par jour dans la population de l’étude clinique de phase III ayant fait l’objet de l’analyse de l’innocuité, et comprennent :
Troubles du sang et du système lymphatique : thrombocytopénie (4 %), leucopénie (4 %)
Troubles cardiaques : bradycardie (< 1 %)
Troubles oculaires : vision trouble (3 %), déficience visuelle (2 %), œdème périorbitaire (< 1 %), choriorétinopathie (< 1 %), uvéite (< 1 %), décollement de la rétine (< 1 %)
Troubles gastro-intestinaux et troubles au point d’administration : xérostomie (8 %), stomatite (1 %), pancréatite (< 1 %), colite (< 1 %)
Troubles généraux : inflammation des muqueuses (2 %), syndrome pseudogrippal (8 %), œdème facial (2 %)
Troubles hépatobiliaires : élévation du taux sanguin de gamma-glutamyl-transférase (2 %), augmentation de la concentration sanguine de phosphatases alcalines (8 %)
Affections du système immunitaire : hypersensibilité (< 1 %)
Infections et infestations : cellulite (3 %), folliculite (6 %), paronychie (2 %), éruption pustuleuse (3 %)
Troubles métaboliques et nutritionnels : hyponatrémie (2 %), déshydratation (1 %), hypophosphatémie (4 %)
Affections musculosquelettiques et du tissu conjonctif : spasme musculaire (9 %), élévation du taux sanguin de créatine phosphokinase (3 %)
Néoplasmes bénins, malins ou sans autre précision (y compris les kystes et les polypes) : kératose séborrhéique (4 %), papillome cutané (2 %), acrochordon (1 %), nouveau mélanome primitif (< 1 %)
Troubles rénaux et urinaires : insuffisance rénale (< 1 %), néphrite granulomateuse/néphrite tubulo-interstitielle (< 1 %)
Affections respiratoires, thoraciques et médiastinales : dyspnée (6 %), pneumopathie inflammatoire (< 1 %)
Troubles cutanés et sous-cutanés : érythème (9 %), alopécie (9 %), sueurs nocturnes (6 %), hyperhidrose (7 %), hyperkératose (7 %), lésion cutanée (3 %), érythrodysesthésie palmo-plantaire (syndrome main-pied) (5 %), kératose actinique (5 %), urticaire (3 %), panniculite, y compris érythème noueux (3 %), fissures cutanées (2 %), photosensibilité (2 %)
Troubles vasculaires : thrombose veineuse profonde et embolie pulmonaire (3 %), lymphœdème (< 1 %)
Traitement adjuvant du mélanome – TAFINLAR en association avec le tramétinib
Les autres effets indésirables cliniquement pertinents rapportés chez < 10 % des patients ou qui étaient de grade 3 ou 4 chez < 2 % des patients pendant l’emploi de TAFINLAR en association avec le tramétinib dans la population ayant fait l’objet de l’analyse d’innocuité dans le cadre de l’étude clinique de phase III sur le traitement adjuvant du mélanome sont énumérés ci-après :
Troubles oculaires : vision trouble (6 %), uvéite (1 %), choriorétinopathie* (1 %), décollement de la rétine** (1 %)
Investigations : élévation du taux de phosphatase alcaline (7 %), diminution de la fraction d’éjection (5 %)
Affections musculosquelettiques et du tissu conjonctif : rhabdomyolyse (˂ 1 %)
Troubles rénaux et urinaires : insuffisance rénale (˂ 1 %)
Troubles cutanés et sous-cutanés : érythrodysesthésie palmo-plantaire (6 %)
* Le terme « choriorétinopathie » comprend également le trouble choriorétinien.
** Le terme « décollement de rétine » comprend également le décollement de l’épithélium pigmentaire rétinien maculaire et le décollement de l’épithélium pigmentaire rétinien.
Cancer du poumon non à petites cellules (CPNPC) métastatique – TAFINLAR en association avec le tramétinib
Les autres effets indésirables cliniquement pertinents liés à TAFINLAR rapportés chez moins de 10 % des patients ou qui étaient de grade 3 ou 4 chez moins de 2 % des patients pendant l’emploi de TAFINLAR en association avec le tramétinib dans la population ayant fait l’objet de l’analyse d’innocuité dans le cadre de l’essai clinique de phase II sur le CPNPC sont présentés ci-dessous.
Troubles oculaires : décollement de la rétine ou de l’épithélium pigmentaire rétinien (2 %)
Troubles gastro-intestinaux : pancréatite aiguë (1 %)
Troubles rénaux et urinaires : insuffisance rénale (3 %)
Gliome de bas grade (GBG) – TAFINLAR en association avec le tramétinib
Autres effets indésirables d’importance clinique signalés chez moins de 10 % des patients traités par TAFINLAR en association avec le tramétinib dans la population évaluée en fonction de l’innocuité lors de l’étude G2201 (cohorte GBG)
Troubles du sang et du système lymphatique : leucopénie (4 %), thrombocytopénie (1 %)
Troubles cardiaques : diminution de la fraction d’éjection (3 %)
Troubles oculaires : vision trouble (8 %), uvéite (5 %), décollement de l’épithélium pigmentaire rétinien (1 %), atteinte visuelle (1 %)
Troubles gastro-intestinaux : stomatite (8 %), colite (1 %), pancréatite (1 %)
Troubles généraux et troubles au point d’administration : frissons (6 %), malaise (3 %), asthénie (1 %), syndrome pseudogrippal (1 %), œdème périphérique (3 %), œdème facial (3 %)
Infections et infestations : infection de la peau (6 %), infection des voies urinaires (7 %), amygdalite (4 %)
Lésions, empoisonnement et complications d’interventions : contusion (4 %), complication d’interventions (3 %)
Investigations : élévation du taux sanguin de phosphatases alcalines (10 %), élévation du taux sanguin de créatine phosphokinase (4 %), augmentation du rapport international normalisé (RIN) (1 %)
Troubles du métabolisme et de la nutrition : diminution de l’appétit (6 %), hyperglycémie (3 %), hyponatrémie (3 %), déshydratation (1 %), hypophosphatémie (1 %)
Troubles musculosquelettiques et du tissu conjonctif : raideur musculosquelettique (3 %)
Affections du système nerveux : syncope (4 %), hydrocéphalie (3 %)
Affections respiratoires, thoraciques et médiastinales : apnée (3 %)
Troubles cutanés et sous-cutanés : panniculite (8 %), dermatite (6 %), lésions cutanées (6 %), exfoliation cutanée (3 %), alopécie (3 %), folliculite (4 %), dermatite exfoliatrice (1 %), sueurs nocturnes (1 %), syndrome d’érythrodysesthésie palmo-plantaire (1 %), ecchymoses (1 %)
Troubles vasculaires : hématome (3 %)
Gliome de haut grade (GHG) – TAFINLAR en association avec le tramétinib
Autres effets indésirables d’importance clinique signalés chez moins de 10 % des patients traités par TAFINLAR en association avec le tramétinib dans la population évaluée en fonction de l’innocuité lors de l’étude G2201 (cohorte GHG)
Troubles du sang et du système lymphatique : anémie (10 %), leucopénie (7 %), thrombocytopénie (2 %), neutropénie fébrile (2 %)
Troubles cardiaques : diminution de la fraction d’éjection (10 %), bradycardie (2 %)
Troubles oculaires : vision trouble (2 %), cécité (5 %), œdème papillaire (5 %), exophtalmie (2 %)
Troubles gastro-intestinaux : stomatite (7 %), pancréatite (2 %), odontalgie (5 %), dysphagie (2 %), hémorragie digestive (2 %)
Troubles généraux et troubles au point d’administration : œdème périphérique (10 %), syndrome pseudogrippal (5 %), frissons (2 %), œdème facial (2 %), douleur (2 %)
Troubles du système immunitaire : hypersensibilité (2 %)
Infections et infestations : périonyxis (7 %), folliculite (2 %), rhinopharyngite (5 %), infection des voies urinaires (7 %), abcès cérébral (2 %), encéphalomyélite (2 %), infection hématologique (2 %), abcès dentaire (2 %), infection virale (2 %)
Lésions, empoisonnement et complications d’interventions : hématome extradural (2 %), contusion (2 %), fracture (2 %), extraction dentaire (2 %)
Investigations : élévation du taux sanguin de phosphatases alcalines (7 %), élévation du taux de gamma-glutamyl-transférase (2 %), élévation du taux de transaminases y compris augmentation du taux d’alanine aminotransférase, augmentation du taux d’aspartate aminotransférase, hypertransaminasémie et augmentation du taux de transaminases (10 %), augmentation du rapport international normalisé (RIN; 2 %), baisse de la fraction d’éjection (10 %), baisse du nombre de neutrophiles (5 %), augmentation du taux d’amylase (2 %), augmentation de l’indice de masse corporelle (2 %), augmentation du taux de protéine C-réactive (2 %), augmentation du taux de lipase (2 %), baisse du nombre de plaquettes (2 %), protéinurie (2 %)
Troubles du métabolisme et de la nutrition : diminution de l’appétit (7 %), déshydratation (2 %), hyperglycémie (2 %), hypernatrémie (7 %), hyponatrémie (2 %), hypophosphatémie (5 %), hypokaliémie (2 %), diabète de type 2 (2 %)
Troubles musculosquelettiques et du tissu conjonctif : douleur aux extrémités (10 %), spasmes musculaires (5 %)
Affections du système nerveux : étourdissements (10 %), ataxie (7 %), hydrocéphalie (5 %), hausse de la pression intracrânienne (5 %), œdème cérébral (2 %), paralysie faciale (2 %), hémiparésie (2 %), parésie (2 %), crises d’épilepsie partielles (2 %), sciatique (2 %), syncope (2 %)
Néoplasmes bénins, malins ou sans autre précision (y compris les kystes et les polypes) : papillome cutané (7 %)
Troubles rénaux et urinaires : protéinurie (2 %)
Appareil reproducteur et troubles mammaires : hémorragie utérine (2 %)
Troubles psychiatriques : anxiété (7 %), agitation (2 %), confusion (2 %), modifications de l’état mental (2 %)
Troubles respiratoires, thoraciques et médiastinaux : dyspnée (5 %), atélectasie (2 %)
Troubles cutanés et sous-cutanés : prurit (10 %), dermatite acnéiforme (10 %), lésion cutanée (5 %), alopécie (2 %), exfoliation de la peau (2 %), xérodermie (2 %), fissures cutanées (2 %)
Troubles vasculaires : hypertension (5 %), hypotension (5 %)
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Conclusions des essais cliniques
Mélanome inopérable ou métastatique – TAFINLAR en monothérapie
Tableau 14 Anomalies des résultats d’épreuves de laboratoire (variation par rapport aux valeurs de départ) relevées lors de l’étude de phase III sur le traitement du mélanome inopérable ou métastatique BRF113683*
TAFINLAR N = 187 | Dacarbazine N = 59 | |||
Tous grades confondus (%) | Grades 3 et 4 (%) | Tous Grades (%) | Grades 3 et 4 (%) | |
| Hyperglycémie | 56 | 8 | 45 | 0 |
| Hypophosphatémie | 41 | 6 | 18 | 2 |
| Hyponatrémie | 8 | 2 | 3 | 0 |
| Élévation du taux de phosphatase alcaline | 23 | 0 | 16 | 2 |
*Aucune anomalie de grade 4 n’a été relevée, ni sous dabrafénib, ni sous dacarbazine
Mélanome inopérable ou métastatique – TAFINLAR en association avec le tramétinib
Tableau 15 Anomalies des résultats d’épreuves de laboratoire (variation par rapport aux valeurs de départ) relevées lors de l’étude de phase III sur le traitement du mélanome inopérable ou métastatique MEK115306
| MEK115306 | ||||
| Terme privilégié | TAFINLAR à 150 mg 2 f.p.j. + tramétinib à 2 mg 1 f.p.j. (N = 209) | TAFINLAR à 150 mg 2 f.p.j. + placebo (N = 211) | ||
Tous grades confondus (%) | Grades 3 et 4 (%) | Tous grades confondus (%) | Grades 3 et 4 (%) | |
| Hyperglycémie | 65 | 6 | 57 | 4 |
| Hypophosphatémie | 38 | 4 | 35 | 7 |
| Hyponatrémie | 24 | 6 | 14 | 3 |
| Hypoalbuminémie | 53 | 1 | 27 | 0 |
| Créatinine | 10 | < 1 | 7 | < 1 |
| Élévation du taux de phosphatase alcaline | 50 | < 1 | 25 | < 1 |
Traitement adjuvant du mélanome – TAFINLAR en association avec le tramétinib
Tableau 16 Anomalies des résultats d’épreuves de laboratoire (variation par rapport aux valeurs de départ) relevées lors de l’étude de phase III sur le traitement adjuvant du mélanome BRF115532
| Épreuve | TAFINLAR plus tramétinib N = 435 | Placebo N = 432 | ||
| Tous Grades (%) | Grades 3 et 4 (%) | Tous Grades (%) | Grades 3 et 4 (%) | |
| Hématologiea | ||||
| Neutropénie | 47 | 6 | 12 | < 1 |
| Leucopénie | 43 | 3 | 10 | < 1 |
| Lymphopénie | 26 | 5 | 6 | < 1 |
| Anémie | 25 | < 1 | 6 | < 1 |
| Analyses de la fonction hépatique | ||||
| Élévation de l’ASATa | 57 | 6 | 11 | < 1 |
| Élévation de l’ALTa | 48 | 5 | 18 | < 1 |
Élévation du taux sanguin de phosphatase alcalinea | 38 | 1 | 6 | < 1 |
| Biochimie | ||||
| Hyperglycémiea | 63 | 3 | 47 | < 1 |
| Hypophosphatémiea | 42 | 7 | 10 | < 1 |
| Hypoalbuminémiea | 25 | < 1 | < 1 | 0 |
| Hyponatrémiea | 16 | 3 | 3 | < 1 |
a Le dénominateur de ces épreuves de laboratoire variait entre 429 et 431 pour l’association TAFINLAR-tramétinib et entre 426 et 428 pour le placebo
Cancer du poumon non à petites cellules (CPNPC) métastatique – TAFINLAR en association avec le tramétinib
Tableau 17 Anomalies des résultats d’épreuves de laboratoire (variation par rapport aux valeurs de départ) relevées lors de l’étude de phase II BRF113928
| Étude BRF113928 | ||
| Terme privilégié | TAFINLAR à 150 mg 2 f.p.j. + tramétinib à 2 mg 1 f.p.j. (N = 93)1 | |
| Tous grades confondus (%) | Grades 3 et 42 (%) | |
| Hyperglycémie | 71 | 9 |
| Hyponatrémie | 57 | 17 |
| Hypophosphatémie | 36 | 7 |
| Créatinine | 21 | 1 |
| Élévation du taux de phosphatase alcaline | 64 | 0 |
| Élévation du taux d’ASAT | 61 | 4 |
| Anémie | 46 | 10 |
| Leucocytopénie | 48 | 8 |
| Neutropénie | 44 | 8 |
| Lymphocytopénie | 42 | 14 |
| Thrombocytopénie | 16 | 1 |
1 Le dénominateur de ces épreuves de laboratoire est de n = 90, sauf pour la leucocytopénie, la neutropénie, la lymphocytopénie et la thrombocytopénie (n = 91)
2 L’élévation du taux d’ASAT (n = 1), la lymphocytopénie (n = 1), la neutropénie (n = 1), l’hypophosphatémie (n = 1) et l’hyponatrémie (n = 1) ont été les seuls effets indésirables de grade 4
Gliome de bas grade et gliome de haut grade – TAFINLAR en association avec le tramétinib
Tableau 18 Quelques anomalies des résultats d’épreuves de laboratoire (> 20 %) qui se sont aggravées par rapport aux valeurs initiales chez les enfants et les adolescents atteints d’un GBG traités par TAFINLAR en association avec le tramétinib dans le cadre de l’étude G2201
| Anomalie des résultats d’épreuves de laboratoireb | TAFINLAR + tramétiniba | Carboplatine + vincristine | ||
Tous grades confondus (%) | Grade 3 ou 4 (%) | Tous grades confondus (%) | Grade 3 ou 4 (%) | |
| Analyses de la fonction hépatique | ||||
Élévation du taux de phosphatases alcalines Élévation du taux d’ALAT Élévation du taux d’ASAT | 55 29 37 | 0 3 1 | 13 61 55 | 0 9 0 |
| Biochimie | ||||
| Baisse du taux de magnésium Élévation du taux de magnésium | 34 32 | 4 0 | 76 24 | 6 3 |
| Hématologie | ||||
| Baisse du taux d’hémoglobine Baisse du nombre de leucocytes Baisse du nombre de lymphocytes | 46 59 16 | 0 0 1 | 94 91 56 | 36 18 6 |
Augmentation du nombre de lymphocytes Baisse du nombre de neutrophiles Baisse du nombre de plaquettes | 24 44 30 | 0 17 0 | 13 84 73 | 3 75 18 |
a Le dénominateur ayant servi à calculer le taux variait de 70 à 73 dans le groupe TAFINLAR-tramétinib et de 9 à 33 dans le groupe carboplatine-vincristine selon le nombre de patients pour lesquels on disposait d’une valeur initiale et d’au moins une valeur post-thérapeutique.
b Des cas d’hyperglycémie ont été signalés chez des patients qui recevaient TAFINLAR en association avec le tramétinib. Il n’a pas été possible d’estimer précisément la fréquence de l’hyperglycémie chez les enfants et les adolescents atteints d’un GBG qui ont été admis à l’étude G2201 en raison du nombre limité de données recueillies auprès de ces patients.
Tableau 19 Quelques anomalies des résultats d’épreuves de laboratoire (> 20 %) qui se sont aggravées par rapport aux valeurs initiales chez les enfants et les adolescents atteints d’un GHG traités par TAFINLAR en association avec le tramétinib dans le cadre de l’étude G2201
Anomalie des résultats d’épreuves
de laboratoire
| TAFINLAR + tramétiniba |
Tous grades confondus
(%)
Grade 3 ou 4 (%) |
Analyses de la fonction hépatique
Élévation du taux de phosphatases alcalines Élévation du taux d’ALAT Élévation du taux d’ASAT | 46 25 30 | 0 0 3 |
| Biochimie | ||
| Baisse du taux de calcium Baisse du taux de magnésium Élévation du taux de magnésium | 22 34 27 | 2 0 0 |
| Hématologie | ||
| Baisse du taux d’hémoglobine Baisse du nombre de leucocytes Baisse du nombre de lymphocytes Baisse du nombre de neutrophiles Baisse du nombre de plaquettes | 35 50 28 46 23 | 3 3 5 15 3 |
a Le dénominateur ayant servi à calculer le taux variait de 39 à 41 selon le nombre de patients pour lesquels on disposait d’une valeur initiale et d’au moins une valeur post-thérapeutique.
b Des cas d’hyperglycémie ont été signalés chez des patients qui recevaient TAFINLAR en association avec le tramétinib. Il n’a pas été possible d’estimer précisément la fréquence de l’hyperglycémie chez les enfants et les adolescents atteints d’un GHG qui ont été admis à l’étude G2201 en raison du nombre limité de données recueillies auprès de ces patients.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été observés après l’homologation de TAFINLAR. Il s’agit de cas signalés spontanément et d’effets indésirables graves provenant de registres, d’études commanditées par des chercheurs, d’études de pharmacologie clinique et d’études exploratoires sur des indications non approuvées.
Gastro-intestinal : perforation gastro-intestinale
Troubles du système immunitaire : sarcoïdose, lymphohistiocytose hémophagocytaire
Affections musculosquelettiques et du tissu conjonctif : rhabdomyolyse
Troubles vasculaires : thromboembolie veineuse (y compris embolie pulmonaire, thrombose veineuse profonde, embolie et thrombose veineuse)
Troubles cardiaques : Des cas de bloc auriculo-ventriculaire (y compris bloc auriculo-ventriculaire du 1er degré, bloc auriculo-ventriculaire du 2e degré et bloc auriculo-ventriculaire complet), bloc de branche (y compris bloc de la branche droite et bloc de la branche gauche) ont été signalés après la commercialisation du produit, en lien avec l’emploi de TAFINLAR en association avec le tramétinib.
Troubles du métabolisme et de la nutrition : Syndrome de lyse tumorale
Troubles du système nerveux : Des cas de neuropathie périphérique (sensorielle et motrice) ont été signalés après la commercialisation du produit, en lien avec l’emploi de TAFINLAR en monothérapie ou en association avec le tramétinib.
Après la commercialisation du produit, l’utilisation de TAFINLAR avec le tramétinib a été associée à des cas de syndrome de Guillain-Barré.
Affections de la peau et des tissus sous-cutanés : Dermatoses neutrophiliques (dont dermatose aiguë fébrile neutrophilique [syndrome de Sweet], hidradénite, dermatose, pyodermite gangréneuse et panniculite neutrophilique), réaction cutanée associée à un tatouage.
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
Le dabrafénib s’est révélé tératogène et embryotoxique chez l’animal et risque fort de réduire l’efficacité des contraceptifs oraux. Les femmes aptes à procréer doivent envisager d’utiliser une autre méthode de contraception pendant le traitement par TAFINLAR (voir la section 9.4 Interactions médicament-médicament).
9.2 Aperçu des interactions médicamenteuses
Le dabrafénib est un inducteur in vivo modéré ou puissant de l’isoenzyme CYP3A4, un faible inducteur in vivo de l’activité de l’isoenzyme CYP2C9, et probablement un inducteur d’autres enzymes ou transporteurs, notamment des CYP supplémentaires (CYP2B6, CYP2C8, CYP2C19), des glucuronosyltransférases UDP (UGT) et de la P-glycoprotéine (P-gp). Le dabrafénib est principalement métabolisé par les isoenzymes CYP2C8 et CYP3A4. Étant donné que le dabrafénib induit des CYP impliqués dans son propre métabolisme, l’exposition au dabrafénib, une fois l’état d’équilibre atteint, est inférieure à celle que l’on obtient après l’administration d’une dose quotidienne unique (voir la section 10 PHARMACOLOGIE CLINIQUE).
Certains médicaments peuvent altérer les taux circulants de dabrafénib et de ses 3 principaux métabolites (hydroxylé, carboxylé et déméthylé). L’exposition aux métabolites hydroxylé et déméthylé, de même que l’activité inhibitrice de ces produits sur le gène BRAF, se comparent à celles de la molécule mère. Le métabolite carboxy est moins actif mais a une exposition > 10 fois plus élevée que la molécule mère et les deux autres métabolites (voir la section 10.3 Pharmacocinétique).
Dans la mesure du possible, on doit éviter d’administrer TAFINLAR avec des produits médicinaux connus pour allonger l’intervalle QTc ou capables de provoquer des torsades de pointes. Les médicaments généralement acceptés comme allongeant l’intervalle QT ou capables de provoquer des torsades de pointes sont les suivants : produits antiarythmiques de classe IA (p. ex., quinidine, disopyramide, procaïnamide), de classe III (p. ex., amiodarone, sotalol, ibutilide) ou de classe IC (p. ex., flécaïnide), antipsychotiques (p. ex., chlorpromazine, halopéridol, pimozide), opiacés (p. ex., méthadone), antibiotiques macrolides (p. ex., érythromycine), clarithromycine, antibiotiques de la classe des quinolones (p. ex., moxifloxacine), antipaludéens (p. ex., chloroquine), agents agissant sur l’appareil gastro-intestinal (stimulants et autres; p. ex., dompéridone, dropéridol).
9.4 Interactions médicament-médicament
La liste des médicaments figurant dans le tableau ci-dessous provient soit de cas d’interactions médicamenteuses signalés ou d’études sur les interactions médicamenteuses, soit d’interactions potentielles en raison de l’amplitude prévisible et de la gravité de l’interaction (il s’agit donc des médicaments dont l’utilisation concomitante avec le dabrafénib est contre-indiquée).
Tableau 20 Interactions médicament-médicament établies ou potentielles
| [Nom | Source | Effet | Commentaire clinique | ||||
| propre/dénomination | des | ||||||
| commune] | données | ||||||
| Midazolam | EC | Midazolam : ASC ↓74 %, Cmax ↓61 % | Le dabrafénib est considéré comme un inducteur modéré à puissant de la CYP3A4. | ||||
| Warfarine | EC | S-warfarine : ASC ↓37 % et Cmax ↑18 % R-warfarine : ASC ↓33 % et Cmax ↑19 % | Le dabrafénib est considéré comme un faible inducteur de la CYP2C9. Perte potentielle d’efficacité. Envisager une substitution. Si l’administration concomitante de ces deux médicaments est nécessaire, surveiller une éventuelle perte d’efficacité du traitement chez le patient. | ||||
Substrats de la CYP2B6, la CYP2C8, la CYP2C19; UGT et P-gp | T | Diminution de la concentration de substrat | Le dabrafénib peut être un inducteur de l’activité d’autres enzymes ou protéines de transport comme la CYP2B6, la CYP2C8, la CYP2C19, les UGT et la P-gp. | ||||
| [Nom | Source | Effet | Commentaire clinique | ||||
| propre/dénomination | des | ||||||
| commune] | données | ||||||
| Contraceptifs hormonaux | T | Diminution de la concentration de substrat | Perte potentielle d’efficacité. Envisager une substitution. Si l’administration concomitante de ces deux médicaments est nécessaire, surveiller une éventuelle perte d’efficacité du traitement chez la patiente (voir la section 7.1 Populations particulières). | ||||
| Dexaméthasone | T | Diminution de la concentration de substrat | Perte potentielle d’efficacité. Envisager une substitution. Si l’administration concomitante de ces deux médicaments est nécessaire, surveiller une éventuelle perte d’efficacité du traitement chez le patient. | ||||
Substrats de l’OATP1B1 ou l’OATP1B3 comme les statines | T | Inhibition des protéines de transport | La prudence est de mise. | ||||
| Kétoconazole | EC | Dabrafénib : ASC ↑71 %, Cmax ↑33 % | Éviter si possible l’utilisation d’inhibiteurs puissants de la CYP3A4 (kétoconazole, néfazodone, clarithromycine, ritonavir notamment) et envisager de remplacer ces agents par d’autres durant l’administration de TAFINLAR. | ||||
| Gemfibrozil | EC | Dabrafénib : ASC ↑47 % | Éviter si possible l’utilisation d’inhibiteurs puissants de la CYP2C8 (gemfibrozil notamment) et envisager de remplacer ces agents par d’autres durant l’administration de TAFINLAR. | ||||
| [Nom | Source | Effet | Commentaire clinique | ||||
| propre/dénomination | des | ||||||
| commune] | données | ||||||
| Rifampine | EC | Dabrafénib : ASC ↓34 %, Cmax ↓27 % | Éviter l’administration concomitante de dabrafénib avec des inducteurs puissants de la CYP3A4 ou de la CYP2C8 (rifampine, phénytoïne, carbamazépine, phénobarbital et millepertuis notamment), vu le risque d’exposition à des concentrations infrathérapeutiques de dabrafénib. Surveiller une éventuelle perte d’efficacité du traitement chez le patient ou envisager le recours à d’autres produits médicinaux. | ||||
Légende : É = étude de cas; EC = essai clinique; T = théorique
Effet du dabrafénib sur d’autres médicaments : Dans les hépatocytes humains exposés au dabrafénib, on a observé une augmentation liée à la dose des taux d’ARN messager codant pour les isoenzymes CYP2B6 et CYP3A4; ces taux étaient jusqu’à 32 fois plus élevés que dans les hépatocytes témoins. Au cours d’une étude clinique réunissant 12 patients, l’administration d’une dose unique de midazolam, un substrat de la CYP3A4, et de doses multiples de dabrafénib s’est traduite par des réductions respectives de 61 et de 74 % de la Cmax et de l’ASC du midazolam. Dans un autre essai mené auprès de 14 sujets, l’administration de plusieurs doses de dabrafénib a entraîné les effets suivants sur la S-warfarine (substrat de la CYP2C9) et la R-warfarine (substrat des CYP3A4 ou CYP1A2) administrées en doses uniques : baisse de 37 % de l’ASC de la S-warfarine, baisse de 33 % de l’ASC de la R-warfarine et légère hausse de la Cmax (18 et 19 %, respectivement). Administré à la dose thérapeutique recommandée, le dabrafénib est donc considéré comme un inducteur modéré ou puissant du métabolisme régi par l’isoenzyme CYP3A4 et un faible inducteur de la CYP2C9, et pourrait en être un pour d’autres isoenzymes ou protéines de transport comme les CYP2B6, CYP2C8 et CYP2C19, les UGT et la P-gp.
L’administration simultanée de TAFINLAR et de médicaments comme les contraceptifs hormonaux (voir la section 7 Santé reproductive), la warfarine ou la dexaméthasone peut se traduire par une baisse de la concentration et une perte d’efficacité de ces médicaments. Envisagez la substitution de ces médicaments. S’il est nécessaire d’administrer l’un ou l’autre de ces médicaments avec TAFINLAR, il conviendra d’être à l’affût d’une perte de leur efficacité thérapeutique.
In vitro, le dabrafénib inhibe les polypeptides humains de transport d’anions organiques OATP1B1 et OATP1B3. On ne peut écarter l’éventuelle portée clinique de cette inhibition. La prudence est donc de mise lors de l’administration concomitante de dabrafénib et de substrats des polypeptides OATP1B1 ou OATP1B3 comme les statines.
Même si le dabrafénib et ses métabolites hydroxylé, carboxylé et déméthylé sont des inhibiteurs des transporteurs d’anions organiques OAT1 et OAT3 dans des conditions in vitro, le risque d’interaction médicamenteuse est minime compte tenu de l’exposition clinique. Le dabrafénib et son métabolite déméthylé sont également des inhibiteurs modérément puissants de la protéine BCRP de résistance au cancer du sein humain; toutefois, le risque d’interaction médicamenteuse est minime compte tenu de l’exposition clinique.
Effet d’autres médicaments sur le dabrafénib : D’après les résultats d’études in vitro, les principales isoenzymes du CYP responsables du métabolisme oxydatif du dabrafénib sont la CYP2C8 et la CYP3A4, tandis que le dabrafénib hydroxylé et le dabrafénib déméthylé seraient en majeure partie métabolisés par la CYP3A4. Par conséquent, les inhibiteurs ou les inducteurs de ces enzymes peuvent avoir un effet sur la pharmacocinétique du dabrafénib ou de ses métabolites.
L’administration de dabrafénib avec du kétoconazole, un inhibiteur de la CYP3A4, a fait augmenter la Cmax (33 %) et l’ASC (71 %) du dabrafénib à l’état d’équilibre, ainsi que les ASC des métabolites hydroxylé et déméthylé du dabrafénib (de 82 et de 68 %, respectivement). Enfin, l’exposition au métabolite carboxylé, qui est moins actif, a diminué (baisse de l’ASC de 16 %). L’administration concomitante du dabrafénib et du gemfibrozil (inhibiteur de la CYP2C8) a donné lieu à une augmentation de l’ASC du dabrafénib à l’état d’équilibre (47 %) sans modification significative des concentrations des métabolites. Dans la mesure du possible, on doit éviter l’administration concomitante de dabrafénib et d’inhibiteurs puissants de la CYP3A4 (p. ex., kétoconazole, néfazodone, clarithromycine, ritonavir) ou d’inhibiteurs de la CYP2C8 (p. ex., gemfibrozil), et envisager de remplacer ces agents par d’autres durant l’administration de TAFINLAR.
Les données pharmacocinétiques ont révélé une diminution de la Cmax (27 %) et de l’ASC (34 %) du dabrafénib à la suite de l’administration de doses multiples en concomitance avec la rifampine (inducteur de la CYP3A4 et de la CYP2C8). Une augmentation de la Cmax (85 %) et de l’ASC (73 %) du dabrafénib carboxylé, ainsi qu’une diminution de la Cmax (39 %) et de l’ASC (30 %) du dabrafénib déméthylé ont également été observées; aucune modification significative de l’ASC n’a été notée quant au dabrafénib hydroxylé. On doit également éviter d’administrer le dabrafénib avec des inducteurs puissants de la CYP3A4 ou de la CYP2C8 (p. ex., rifampine, phénytoïne, carbamazépine, phénobarbital et millepertuis), vu le risque d’exposition à des concentrations infrathérapeutiques de dabrafénib. Mieux vaut envisager le recours à d’autres produits médicinaux. Sinon, il convient de surveiller les patients pour détecter toute perte d’efficacité.
L’administration concomitante de doses multiples de dabrafénib à 150 mg 2 fois par jour et d’un agent augmentant le pH, le rabéprazole à 40 mg 1 fois par jour, a entraîné une augmentation de 3 % de l’ASC du dabrafénib et une diminution de 12 % de sa Cmax. Ces changements dans l’ASC et la Cmax du dabrafénib sont jugés non significatifs sur le plan clinique. Les produits médicinaux qui modifient le pH dans les voies digestives supérieures (p. ex., inhibiteurs de la pompe à protons [IPP], antagonistes des récepteurs H2, antiacides) ne devraient pas réduire la biodisponibilité du dabrafénib.
Le dabrafénib est un substrat de la P-gp humaine et de la protéine BCRP1 in vitro. Toutefois, ces transporteurs ont un effet négligeable sur la biodisponibilité et l’élimination du dabrafénib pris par voie orale, de sorte que le risque d’interaction médicamenteuse est minime.
9.5 Interactions médicament-aliment
Les aliments riches en matières grasses réduisent l’exposition au dabrafénib (voir les sections 4 POSOLOGIE ET ADMINISTRATION et 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie. 9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
TAFINLAR en monothérapie : Le dabrafénib est une petite molécule qui inhibe les kinases RAF, notamment BRAF.
Des variantes oncogéniques des acides aminés du gène BRAF mènent à une activation constitutive de la voie MAPK (kinases activées par les mitogènes) mettant également en jeu RAS/RAF/MEK/ERK, ce qui peut favoriser la prolifération des cellules tumorales. Isolées dans certains types de tumeurs cancéreuses, les mutations du gène BRAF sont présentes dans environ 50 % des mélanomes. Dans 95 % des cas, les oncogènes BRAF isolés dans les mélanomes sont issus des mutations V600E (la plus fréquente) et V600K (deuxième en fréquence). Parmi les autres types de substitutions, moins courants, figurent les mutations V600D, V600G et V600R.
Lors d’essais d’inhibition des kinases in vitro, on a constaté que le dabrafénib entraînait une plus forte inhibition des mutations 600E et d’autres mutations V600 du gène BRAF que le gène BRAF de type sauvage. Les concentrations de dabrafénib nécessaires pour inhiber 50 % de l’activité enzymatique (CI50) de chacune des protéines BRAF sont indiquées au Tableau 21. L’activité inhibitrice du dabrafénib n’a pas été déterminée pour les mutations V600R, V600G et V600M du gène BRAF.
Tableau 21 Inhibition de différentes mutations du gène BRAF par le dabrafénib
| Kinase | CI50 (nM) |
| BRAF_de type sauvage | 3,2 |
| BRAF_V600E | 0,65 |
| BRAF_V600D | 1,84 |
| BRAF_V600K | 0,5 |
Les résultats obtenus lors des essais in vitro concordent avec l’inhibition de la prolifération des lignées cellulaires de mélanome. De plus, le dabrafénib a inhibé la prolifération de la lignée cellulaire d’un CPNPC présentant une mutation V600E du gène BRAF avec une valeur d’IC50 du même ordre de grandeur que les valeurs observées pour les lignées cellulaires de mélanome avec mutation du gène BRAF.
Lorsque TAFINLAR est pris avec le tramétinib : Le tramétinib est une petite molécule qui inhibe les protéines MEK1 et MEK2 (des kinases dont l’activation dépend d’un signal extracellulaire, appartenant à la superfamille MAPK des kinases activées par les mitogènes). Les protéines MEK1 et MEK2 font partie intégrante de la voie MAPK mettant également en jeu RAS/RAF/MEK/ERK. Le dabrafénib et le tramétinib inhibent cette voie conjointement en agissant respectivement sur les kinases RAF et MEK. L’association de dabrafénib et de tramétinib a un effet synergique sur les lignées cellulaires de mélanomes exprimant une mutation V600 du gène BRAF et de cancer du poumon non à petites cellules (CPNPC) exprimant une mutation V600E et retarde l’apparition d’une résistance des xénogreffes de mélanome contenant la mutation V600 du gène BRAF.
10.2 Pharmacodynamie
Électrophysiologie cardiaque : Durant une étude de phase I menée en mode ouvert comportant l’administration de doses croissantes, la première du genre à évaluer l’emploi du dabrafénib chez des humains porteurs de tumeurs solides, on a recueilli une série de données électrocardiographiques avant l’administration de la dose, puis 1, 2, 4, 6 et 8 heures après celle-ci les 1er, 8e et 15e jours du 1er cycle de la période d’échantillonnage des données pharmacocinétiques. On a relevé une corrélation positive et statistiquement significative entre les concentrations des trois principaux métabolites du dabrafénib et l’intervalle QTc. À la mesure prise 4 heures après la dose, l’intervalle QTc initial s’était allongé de 4,8 ms le 1er jour, de 10,5 ms le 8e jour et de 6,6 ms le 15e jour (moyenne pour l’ensemble des patients; n = 110). Chez les patients recevant la dose de 150 mg 2 f.p.j. (n = 20), l’allongement moyen de l’intervalle QTc initial s’est établi à 5,2 ms le 1er jour, à 7,3 ms le 8e jour et à 12,2 ms le 15e jour.
Au cours d’une étude d’évaluation électrocardiographique menée à simple insu chez des sujets présentant des tumeurs porteuses de la mutation V600 du gène BRAF (n = 30), un placebo a été administré au jour -1, suivi d’une dose unique de 300 mg de dabrafénib le 1er jour. Puis, une dose de 300 mg de dabrafénib a été administrée 2 f.p.j. (2 fois la dose recommandée) du 2e au 7e jour et enfin, une dose unique de 300 mg de dabrafénib a été administrée le 8e jour. Les évaluations électrocardiographiques réalisées le 1er et le 8e jour ont révélé une augmentation de la fréquence cardiaque ayant donné lieu à des variations moyennes par rapport au début de l’étude corrigées en fonction du placebo statistiquement significatives se situant entre 3 et 12 bpm. Aucune variation marquée (c’est-à-dire > 20 ms) de l’intervalle QTc moyen n’a été relevée.
Tension artérielle : Au cours de l’étude déterminante de phase III menée auprès de porteurs d’un mélanome exprimant une mutation du gène BRAF, l’administration de TAFINLAR à 150 mg 2 f.p.j. a été liée à des réductions de la tension artérielle systolique (TAS) et diastolique (TAD). Lors des 18 premières semaines du traitement, la baisse moyenne de la TAS s’est inscrite entre -4,0 et -7,5 mm Hg et celle de la TAD, entre -2,0 et -3,6 mm Hg.
10.3 Pharmacocinétique
Le comportement pharmacocinétique du dabrafénib a été caractérisé chez des adultes atteints de mélanome métastatique positif pour la mutation du gène BRAF, après l’administration de doses uniques et de doses multiples de capsules TAFINLAR (150 mg 2 f.p.j.) prises à intervalles d’environ 12 heures.
Tableau 22 Paramètres pharmacocinétiques du dabrafénib après l’administration d’une dose unique et à l’état d’équilibre
| Tmax (h) Médiane (Extrêmes) | Cmax (ng/mL) Moyenne géométrique (IC à 95 %) | ASCa (ng*hr/mL) Moyenne géométrique (IC à 95 %) | t1/2 (h) Moyenne géométrique (IC à 95 %) | |
Dose uniqueb (150 mg) N = 13 ou 14 | 2,0d (1,0 et 4,0) | 2160d (1601 et 2914) | 12120 e (9138 et 16075) | 8,4e (4,8 et 14,5) |
Doses multiplesc (150 mg 2 f.p.j.) Sem. 6, n = 17 | 1,9 (0,9 et 6,0) | 1478 (1229 et 1777) | 4341 (3599 et 5235) | s.o. |
IC = intervalle de confiance; s.o. = sans objet a. ASC : aire sous la courbe des concentrations calculée jusqu’à l’infini (0-∞) à la suite de l’administration d’une dose unique et calculée (0-τ) à la suite de l’administration de doses multiples; b. Données tirées de l’étude de phase I portant sur les effets de la nourriture (prise du médicament à jeun); c. Données de l’étude de phase III à l’état d’équilibre (sous-groupe PK); N = 14; e. N = 13
Absorption : La biodisponibilité moyenne absolue du dabrafénib pris par voie orale est de 95 % (limite inférieure de l’IC à 90 % : 81 %). Lorsque le médicament est pris à jeun, le temps médian écoulé avant l’obtention de la Cmax est de 2 heures. On a observé, par suite de l’administration répétée, 2 f.p.j., d’un éventail de doses, une hausse moins que proportionnelle à la dose de l’exposition au dabrafénib. L’exposition au dabrafénib diminue après l’administration répétée, parce que le médicament induit son propre métabolisme. Les rapports des valeurs de l’ASC(0-τ) et de la Cmax mesurées à l’état d’équilibre comparativement à la suite de l’administration d’une dose unique sont de 0,73 et de 1,0, respectivement. Lors de l’étude de phase III, la variabilité entre patients (CV %) quant aux valeurs de la Cmax et de l’ASC, mesurées à l’état d’équilibre chez 14 sujets, s’est établie à 37,1 % et à 37,7 %, respectivement. Les paramètres pharmacocinétiques du dabrafénib après l’administration d’une dose unique et à l’état d’équilibre sont présentés au Tableau 22.
Dans une étude visant à évaluer les effets d’une dose unique de dabrafénib chez des volontaires sains, l’administration du dabrafénib sous la forme d’une suspension orale (10 comprimés pour suspension à 10 mg) a été associée à une exposition au dabrafénib significativement plus faible que celle observée après l’administration de capsules de cet agent (2 × 50 mg). Plus précisément, les moyennes géométriques de l’ASC0-∞, de l’ASC0-τ et de la Cmax ont diminué respectivement de 20 %, de 21 % et de 48,5 %. Les Tmax observées après les administrations des deux formes posologiques du dabrafénib étaient similaires. Cette différence entre les taux d’exposition devrait être moins marquée à l’état d’équilibre.
La Cmax et l’ASC (biodisponibilité) observées après la prise à jeun des capsules de dabrafénib baissent de 51 % et de 31 %, respectivement lorsque le médicament est pris avec des aliments, tandis que l’absorption est retardée (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Distribution : Le dabrafénib et ses métabolites hydroxylé, carboxylé et déméthylé se lient fortement aux protéines plasmatiques (dans une proportion de 99,7 %, de 96,3, de 99,5 et de 99,9 %, respectivement). Le volume de distribution apparent (V/F) du dabrafénib est de 70,3 L.
Métabolisme : Le métabolisme du dabrafénib dépend principalement des isoenzymes CYP2C8 et CYP3A4 qui en assurent l’hydroxylation, puis l’oxydation du composé hydroxylé se poursuit par l’intermédiaire de l’isoenzyme CYP3A4 pour donner lieu à un composé carboxylé. Le dabrafénib carboxylé peut être décarboxylé grâce à un processus non enzymatique donnant lieu à la formation de dabrafénib déméthylé. Le dabrafénib carboxylé est excrété dans la bile et l’urine. Le dabrafénib déméthylé pourrait aussi se former dans l’intestin, où il est réabsorbé. Le dabrafénib déméthylé subit un métabolisme oxydatif par l’intermédiaire de l’isoenzyme CYP3A4. La demi-vie terminale du dabrafénib hydroxylé est égale à celle de la molécule mère, de 10 heures, tandis que les demi-vies des métabolites carboxylé et déméthylé sont plus longues (de 21 à 22 heures). Après administration répétée du dabrafénib, les rapports moyens entre les ASC des métabolites hydroxylé, carboxylé et déméthylé et de la molécule mère sont de 0,9, de 11 et de 0,7, respectivement. Compte tenu de l’exposition aux métabolites hydroxylé et déméthylé, de leur pouvoir relatif et de leurs caractéristiques pharmacocinétiques, il est probable que ces deux métabolites contribuent à l’activité clinique du dabrafénib.
Élimination : La demi-vie terminale du dabrafénib est de 8 heures après administration orale. La clairance apparente a été estimée à 34,6 L/h lorsque le schéma posologique recommandé de 150 mg deux fois par jour est employé. Le dabrafénib pris par voie orale est principalement excrété par voie fécale; 71 et 23 % de la radioactivité d’une dose radiomarquée sont récupérés respectivement dans les fèces et les urines.
Association avec le tramétinib : L’administration concomitante de TAFINLAR à 150 mg 2 fois par jour et de tramétinib à 2 mg 1 fois par jour a entraîné des augmentations de 16 % de la Cmax et de 25 % de l’ASC du dabrafénib à l’état d’équilibre. Une petite diminution de la biodisponibilité du tramétinib a également été observée lorsqu’il était administré en association, correspondant à une diminution de l’ASC du tramétinib de 12 % (estimation à partir d’une analyse démographique des paramètres pharmacocinétiques).
Populations et états pathologiques particuliers
- Enfants et adolescents : Les caractéristiques pharmacocinétiques du dabrafénib utilisé pour traiter le gliome et d’autres tumeurs solides ont été évaluées chez 243 enfants et adolescents (âgés de 1 à moins de 18 ans) après l’administration unique ou répétée de doses ajustées en fonction de leur poids et de leur âge. Les paramètres pharmacocinétiques de l’exposition au dabrafénib chez les enfants et les adolescents se sont situés à l’intérieur des limites établies antérieurement chez les adultes qui avaient reçu la même dose ajustée en fonction de leur poids. Le poids a eu un effet sur la clairance du dabrafénib pris par voie orale.
- Personnes âgées : D’après les résultats de l’analyse pharmacocinétique de population, l’âge du patient n’a pas d’effet significatif sur la pharmacocinétique du dabrafénib. Un âge supérieur à 75 ans s’est révélé être un important facteur prévisionnel des concentrations plasmatiques de dabrafénib carboxylé et déméthylé, l’exposition à ces métabolites étant de 40 % plus importante chez les patients ayant au moins 75 ans que chez les plus jeunes.
- Sexe/poids : D’après les résultats de l’analyse pharmacocinétique de population chez les adultes, le sexe et le poids du patient ont une incidence sur la clairance du dabrafénib pris par voie orale (variation < 20 %); le poids corporel a également eu une incidence sur le volume de distribution et l’élimination selon la distribution du médicament pris par voie orale.
- Origine ethnique : D’après les résultats d’une analyse pharmacocinétique de population, la clairance orale (Cl/F) du dabrafénib est similaire chez les patients cancéreux asiatiques et de race blanche ayant une fonction hépatique comparable. On ne dispose pas de suffisamment de données pour évaluer l’éventuel effet de l’appartenance à d’autres races ou ethnies sur la pharmacocinétique du dabrafénib.
- Insuffisance hépatique : La pharmacocinétique du dabrafénib a été caractérisée dans le cadre d’une analyse de population portant sur 65 des patients admis aux études cliniques qui étaient atteints d’insuffisance hépatique légère (suivant la classification du National Cancer Institute). On n’a pas observé d’écart significatif entre ces patients et les patients ayant une fonction hépatique normale quant à la clairance du dabrafénib pris par voie orale (écart de 4 %). De plus, l’insuffisance hépatique légère n’a pas eu d’incidence significative sur les concentrations plasmatiques des métabolites du dabrafénib. TAFINLAR n’a pas été étudié chez les patients atteints d’insuffisance hépatique modérée ou sévère. L’exposition au dabrafénib et à ses métabolites pourrait être plus grande chez ces patients, ce qui risque d’accroître la possibilité d’effets toxiques (voir la section 4 POSOLOGIE ET ADMINISTRATION).
- Insuffisance rénale : Dans le cadre d’une analyse de population, la pharmacocinétique du dabrafénib a été caractérisée chez 233 des patients admis aux études cliniques qui étaient atteints d’insuffisance rénale légère (débit de filtration glomérulaire de 60 à 89 mL/min/1,73 m2) et 30 patients atteints d’insuffisance rénale modérée (débit de filtration glomérulaire de 30 à 59 mL/min/1,73 m2). L’insuffisance rénale légère ou modérée a eu un effet minime et sans portée clinique sur la clairance du dabrafénib pris par voie orale (< 6 % pour les deux groupes de patients). De plus, l’insuffisance rénale légère ou modérée n’a pas eu d’incidence significative sur les concentrations plasmatiques des métabolites hydroxylé, carboxylé et déméthylé du dabrafénib. On ne dispose pas de données sur l’emploi du dabrafénib chez le patient atteint d’insuffisance rénale sévère (voir la section 4 POSOLOGIE ET ADMINISTRATION).
11 Conservation, stabilité et mise au rebut
Capsules
Conserver à une température de 15 à 30 °C.
Comprimés pour suspension
Conserver à une température de 15 à 25 °C.
Protéger de l’humidité. Ne pas enlever le dessiccatif.
Une fois la suspension préparée (dispersion des comprimés dans l’eau) dans le godet doseur fourni, conservez-la entre 15 et 25 °C. Jetez la suspension si elle n’est pas administrée dans les 30 minutes suivant sa préparation.
12 Particularités de manipulation du produit
Sans objet.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou les substances médicamenteuses : mésylate de dabrafénib
Nom chimique : méthanesulfonate de N-{3-[5-(2-Amino-4-pyrimidinyl)-2-(1,1-diméthyléthyl)-
1,3-thiazol-4-yl]-2-fluorophényl}-2,6-difluorobenzène sulfonamide
Formule moléculaire et masse moléculaire : C23H20F3N5O2S2. CH4O3S. 519,57 g/mol (dabrafénib sous forme de base libre). 615,6 g/mol (mésylate de dabrafénib)
Formule de structure :
Propriétés physicochimiques : Le mésylate de dabrafénib est un solide blanc ou légèrement coloré. Il est très légèrement soluble dans les solutions aqueuses ayant un pH de 1 et pratiquement insoluble dans les solutions aqueuses de pH supérieur à 4.
14 Études cliniques
14.1 Études cliniques par l’indication
Mélanome inopérable ou métastatique – TAFINLAR en monothérapie
Tableau 23 Résumé des caractéristiques démographiques des participants aux essais cliniques sur le mélanome inopérable ou métastatique – TAFINLAR en monothérapie
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (extrêmes) | Sexe n (%) |
BRF113683 Patients sans antécédents de traitement | Étude de phase III à répartition aléatoire (3:1, stratifiée selon le stade de la maladie), menée en mode ouvert sur l’efficacité et l’innocuité de TAFINLAR comparativement à celles de la dacarbazine (DTIC) chez des patients atteints d’un mélanome cutané non traité auparavant de stade avancé (stade III inopérable) ou métastatique (stade IV) exprimant une mutation V600E du gène BRAF. | 150 mg de TAFINLAR par voie orale 2 fois par jour ou 1 000 mg/m2 de dacarbazine par voie intraveineuse toutes les 3 semaines. | TAFINLAR (N = 187) | Âge (ans) Médiane (extrêmes) 53,0 (22-93) Groupe d’âge, n (%) < 65 : 146 (78) ≥ 65 : 41 (22) | Féminin 75 (40) Masculin 112 (60) |
Dacarbazine (N = 63) | Âge (ans) Médiane (extrêmes) 50,0 (21-82) Groupe d’âge, n (%) < 65 : 51 (81) ≥ 65 : 12 (19) | Féminin 26 (41) Masculin 37 (59) | |||
BRF113929 Porteurs de métastases cérébrales avec ou sans antécédents de traitement local | Étude de phase II, menée en mode ouvert, sur l’efficacité et l’innocuité de TAFINLAR chez des patients ayant reçu une confirmation histologique (stade IV) d’une mutation V600E du gène BRAF ou V600K du gène BRAF, et d’un mélanome métastasé au cerveau. Cohorte A : Sans antécédents de traitement local pour les métastases cérébrales. Cohorte B : Avec antécédents de traitement local pour les métastases cérébrales*. | 150 mg de TAFINLAR par voie orale 2 fois par | TAFINLAR (N =172) | Âge médian 52,5 ans | Masculin 70 % |
BRF113710 Patients sans antécédents de traitement ou chez qui au moins un traitement par voie générale a échoué | Étude de phase II à un seul groupe, menée en mode ouvert sur l’efficacité et l’innocuité de TAFINLAR chez des patients porteurs d’une mutation V600E du gène BRAF ou V600K du gène BRAF, atteints d’un mélanome métastatique (stade IV) sans antécédents de | TAFINLAR (N = 92) | Âge médian 55,5 ans | Masculin 53 % |
| traitement ou chez qui au moins un traitement par voie générale a échoué. |
*Les traitements reçus antérieurement par les patients de la cohorte B comprenaient une intervention chirurgicale au cerveau, l’irradiation cérébrale totale et la radiochirurgie stéréotaxique.
Étude BRF113683
Dans le cadre de l’étude BRF113683, on a comparé l’efficacité et l’innocuité de TAFINLAR et de la dacarbazine chez des patients atteints de mélanome cutané avancé (stade III inopérable) ou métastatique (stade IV), porteurs de la mutation V600E du gène BRAF et sans antécédents de traitement (Tableau 23).
Les patients pouvaient toutefois avoir reçu de l’interleukine-2, un traitement chirurgical et/ou une radiothérapie. L’objectif principal était d’évaluer l’efficacité de TAFINLAR par rapport à la dacarbazine en ce qui concerne la survie sans progression (SSP) suivant l’évaluation du chercheur. Les paramètres secondaires d’évaluation de l’efficacité comportaient la survie globale (SG), le taux de réponse globale (TRG), la durée de la réponse et la qualité de vie liée à l’état de santé.
Suivant une répartition aléatoire de 3 pour 1, les patients ont reçu 150 mg de TAFINLAR par voie orale 2 fois par jour ou 1 000 mg/m2 de dacarbazine par voie intraveineuse toutes les 3 semaines. La randomisation a été stratifiée selon le stade de la maladie. Les patients qui recevaient la dacarbazine avaient la possibilité de passer à TAFINLAR dès que leur maladie évoluait.
Les caractéristiques démographiques et cliniques initiales étaient comparables dans les groupes de traitement (voir Tableau 24).
Tableau 24 Données démographiques et caractéristiques initiales – Étude BRF113683
| TAFINLAR (N = 187) | Dacarbazine (N = 63) | |
Indice fonctionnel ECOG initial, n (%) ECOG SP = 0 ECOG SP ≥ 1 Inconnu | 124 (66) 62 (33) 1 (< 1) | 44 (70) 16 (25) 3 (5) |
Taux initial de lacticodéshydrogénase, n (%) ≤ LSN > LSN Inconnu | 119 (64) 67 (36) 1 (< 1) | 43 (68) 19 (30) 1 (2) |
Présence de métastases à distance à la sélection, suivant la classification TNM, n (%) M0 M1a M1b M1c | 6 (3) 23 (12) 34 (18) 124 (66) | 1 (2) 10 (16) 12 (19) 40 (63) |
ECOG = Eastern Cooperative Oncology Group
Les résultats relatifs à l’efficacité sont exposés au Tableau 25 et dans la Figure 1.
Tableau 25 Résultats de l’étude BRF113683 sur le mélanome inopérable ou métastatique – TAFINLAR en monothérapie
| Paramètre(s) primaire(s) | Valeur associée et signification statistique pour TAFINLAR (N = 187) | Valeur associée et signification statistique pour la dacarbazine (N = 63) |
| SSP | Médiane, mois (IC à 95 %) 5,1 (de 4,9 à 6,9) | Médiane, mois (IC à 95 %) 2,7 (de 1,5 à 3,2) |
RRI (IC à 95 %) 0,30 (de 0,18 à 0,51) p < 0,0001 | ||
| SGa | % à 6 mois (IC à 95 %) 87 (de 79,2 à 91,9) | % à 6 mois (IC à 95 %) 79 (59,7, 89,5) |
RRI (IC à 95 %) 0,61 (de 0,25 à 1,48) | ||
| TRG | RC, n (%) RP, n (%) TRG (RC+RP), n (%) (IC à 95 %) 6 (3) 93 (50) 99 (53) (45,5 et 60,3) | RC, n (%) RP, n (%) TRG (RC+RP), n (%) (IC à 95 %) 0 12 (19) 12 (19) (10,2 et 30,9) |
| Durée de la réponse | N = 99 Médiane, mois (IC à 95 %) 5,6 (4,8, NA) | N = 12 Médiane, mois (IC à 95 %) NA (5,0, NA) |
SSP = survie sans progression; IC = intervalle de confiance; RRI = rapport des risques instantanés; TRG : taux de réponse globale; RC : réponse complète; RP : réponse partielle; NA : valeur non atteinte a Incluant les patients qui sont passés de la dacarbazine (44 %) à TAFINLAR à la reprise de l’évolution tumorale
La monothérapie par TAFINLAR s’est révélée significativement supérieure à la dacarbazine sur le plan statistique quant à l’amélioration du paramètre principal d’évaluation, la SSP évaluée par les chercheurs (RRI de 0,30; IC à 95 % de 0,18 à 0,51; p < 0,0001). Le risque d’évolution tumorale ou de mortalité est de 70 % moins élevé chez les patients qui avaient reçu TAFINLAR plutôt que la dacarbazine. L’effet bénéfique sur la SSP observé chez l’ensemble des participants était comparable dans tous les sous-groupes de patients. Les résultats d’un examen indépendant des données relatives à la SSP rejoignaient ceux qu’avaient obtenus les chercheurs.
Le meilleur taux de réponse globale confirmé par les chercheurs (paramètres secondaires d’évaluation) a été plus élevé avec le dabrafénib qu’avec la dacarbazine (voir Tableau 25). Les données sur la survie globale étaient encore fragmentaires au moment de l’analyse principale.
On n’a pas noté de différence statistiquement significative entre les groupes TAFINLAR et dacarbazine quant à la qualité de vie liée à l’état de santé, évaluée au moyen du QLQ-C30 de l’Organisation européenne pour la recherche et le traitement du cancer (EORTC).
Figure 1 Courbes de Kaplan-Meier de la survie sans récidive (population en IDT) –
Étude BRF113683
Étude BRF113929 :
On a évalué l’efficacité et l’innocuité de TAFINLAR pris à raison de 150 mg 2 fois par jour dans le cadre d’une étude (BRF113929) de phase II à deux cohortes menée auprès de porteurs de mélanome exprimant une mutation du gène BRAF (V600E ou V600K) de stade IV (disséminé au cerveau) confirmé par analyse histologique (Tableau 23). Les patients ont été répartis dans deux cohortes selon qu’ils avaient reçu un traitement local contre les métastases cérébrales (cohorte B) ou pas (cohorte A). Les traitements reçus antérieurement par les patients de la cohorte B comprenaient une intervention chirurgicale au cerveau, l’irradiation cérébrale totale et la radiochirurgie stéréotaxique. L’étude était fondée sur les critères RECIST modifiés. Les évaluations, qui pouvaient porter sur des lésions de petite taille (≥ 5 mm), visaient un maximum de 5 lésions cérébrales.
Les patients des deux cohortes étaient pour la plupart (70 %) des hommes, et tous étaient de race blanche. L’âge médian des participants était de 52,5 ans. Tous les patients avaient un indice fonctionnel ECOG de 0 ou 1 ainsi que des masses intracrâniennes mesurables au début de l’étude (M1c dans tous les cas), et 89 % d’entre eux avaient également des tumeurs extra-crâniennes mesurables.
Les taux de réponse intracrânienne globale (TRIG) observés dans les cohortes A et B ont été évalués par les chercheurs et un radiologiste indépendant. Ils sont exposés au Tableau 26 selon le type de mutation du gène BRAF (V600E et V600K) en cause.
Tableau 26 Résultats de l’étude BRF113683 sur le mélanome inopérable ou 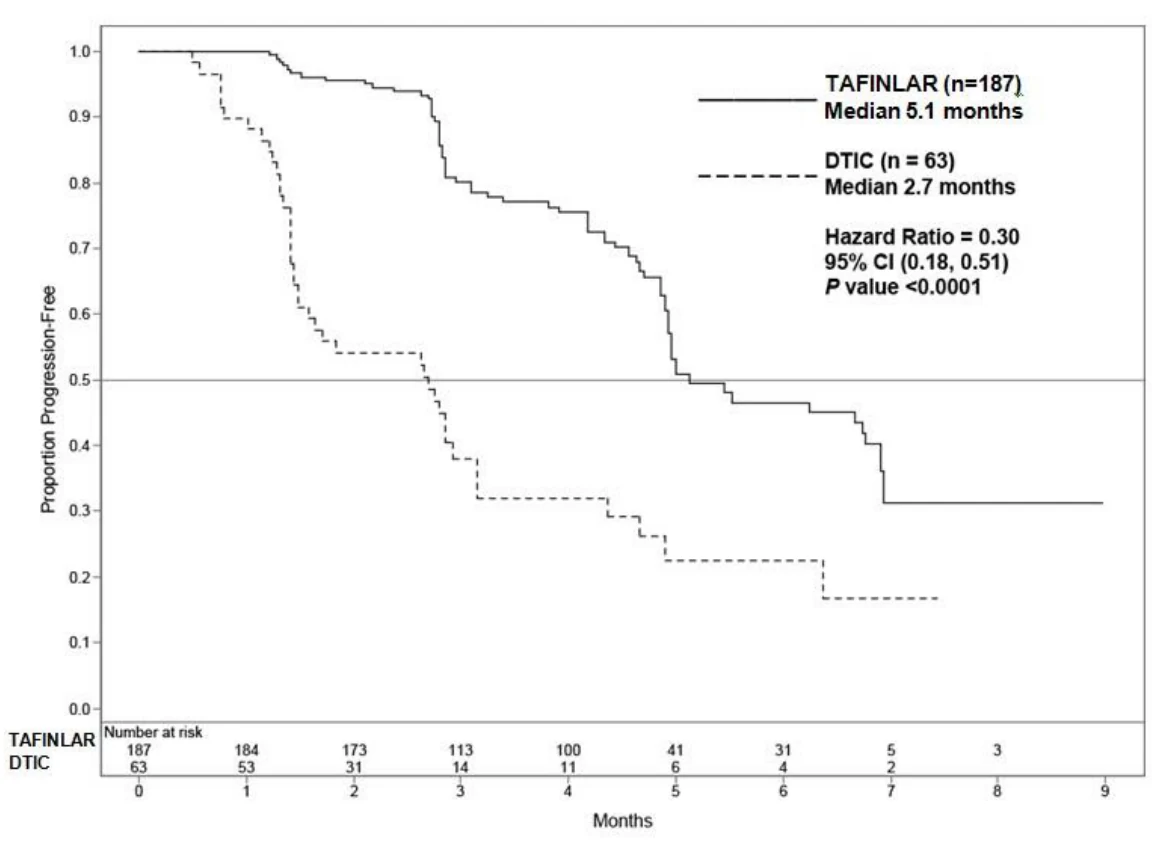
métastatique – TAFINLAR en monothérapie
Cohorte A : patients sans antécédents de traitement local des métastases cérébrales
Cohorte B : patients ayant des antécédents de traitement local des métastases cérébrales IC : intervalle de confiance; RC : réponse complète; RP : réponse partielle
a p < 0,001. Étude visant à confirmer ou à infirmer l’hypothèse nulle d’un TRIG égal ou inférieur à 10 % (fondé sur des résultats historiques) en faveur de l’hypothèse alternative d’un TRIG égal ou supérieur à 30 % chez les porteurs de la mutation V600E du gène BRAF.
Dans les deux cohortes, les taux de réponse intracrânienne globale ont été meilleurs chez les patients dont le mélanome exprimait la mutation V600E que chez les porteurs de la mutation V600K. Ces taux ont par ailleurs été plus élevés lors des évaluations effectuées par les chercheurs que lors de celles du radiologiste indépendant.
Étude BRF113710 :
L’efficacité et l’innocuité de TAFINLAR ont été évaluées dans une étude de phase II (BRF113710) chez des patients atteints d’un mélanome métastatique (stade IV) exprimant une mutation du gène BRAF (V600E ou V600K) (Tableau 23). La majorité (80 %) des participants avaient déjà fait l’objet d’une chimiothérapie (cytotoxique ou autre) contre le cancer inopérable ou métastatique. Les 20 % restants étaient considérés comme n’ayant jamais reçu de traitement général.
La population à l’étude se composait d’hommes dans une proportion de 53 %; 99 % des patients étaient de race blanche; l’âge médian était de 55,5 ans. L’indice fonctionnel ECOG était de 0 chez 55 % des sujets et de 1 chez les 45 % restants. Le cancer était de stade M1c dans 63 % des cas, et le taux initial de lacticodéshydrogénase (LDH) était égal ou inférieur à la LSN chez 62 % des participants.
Résultats de l’étude BRF113710 sur le mélanome inopérable ou métastatique – TAFINLAR en monothérapie
| Paramètre(s) primaire(s) | Valeur associée et signification statistique pour TAFINLAR | Valeur associée et signification statistique pour le placebo ou le comparateur actif | ||||
TRIG – Évaluation des chercheurs | Tous les patients traités | N/A | ||||
| BRAF V600E | BRAF V600K | |||||
| Cohorte A N = 74 | Cohorte B N = 65 | Cohorte A N = 15 | Cohorte B N = 18 | |||
% (IC à 95 %) RC RP | 39 (28,0, 51,2)a 3 36 | 31 (19,9, 43,4) a 0 31 | 7 (0,2 et 31,9) 0 7 | 22 (6,4 et 47,6) 0 22 | ||
TRIG – Évaluation du radiologiste indépendant | Tous les patients traités | |||||
| BRAF V600E | BRAF V600K | |||||
| Cohorte A N = 74 | Cohorte B N = 65 | Cohorte A N = 15 | Cohorte B N = 18 | |||
% (IC à 95 %) RC RP | 20 (11,8 et 31,2) 1 19 | 18 (9,9 et 30,0) 0 18 | 0 (0,0 et 21,8) 0 0 | 11 (1,4 et 34,7) 0 11 | ||
Le taux de réponse globale (TRG) confirmée chez les patients atteints de mélanome métastatique contenant la mutation V600E (n = 76) et V600K (n = 16) du gène BRAF ont été évalués par les chercheurs et par un radiologiste indépendant. Les TRG ont été plus élevés chez les porteurs de la mutation V600E (59 % selon l’évaluation des chercheurs et 41 % selon celle du radiologiste indépendant) que chez les porteurs de la mutation V600K (13 et 25 % selon l’évaluation des chercheurs et du radiologiste indépendant, respectivement). Des réponses complètes (RC) ont été rapportées seulement chez les porteurs de la mutation V600E (7 et 3 % selon l’évaluation des chercheurs et celle du radiologiste indépendant, respectivement).
Mélanome inopérable ou métastatique – TAFINLAR en association avec le tramétinib
Tableau 27 – Résumé des caractéristiques démographiques des participants aux essais cliniques sur le mélanome inopérable ou métastatique – TAFINLAR en association avec le tramétinib
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (extrêmes) | Sexe |
| MEK115306 | Étude de phase III, qui a été menée à double insu avec répartition aléatoire en vue de comparer l’association de TAFINLAR et du tramétinib à l’association du TAFINLAR et d’un placebo comme traitement de première intention chez des sujets atteints d’un mélanome cutané inopérable (stade IIIC) ou métastatique (stade IV) exprimant une mutation V600E/K du gène BRAF. | 150 mg de TAFINLAR par voie orale 2 fois par jour et tramétinib 2 mg par voie orale 1 fois par jour | TAFINLAR + tramétinib (N = 211) | Âge (ans) Médiane (extrêmes) 55,1 (de 22 à 89) Groupe d’âge, n (%) < 65 : 154 (73) ≥ 65 : 57 (27) | Féminin 100 (47) Masculin 111 (53) |
TAFINLAR + Placebo (N = 212) | Âge (ans) Médiane (extrêmes) 56.5 (de 22 à 86) Groupe d’âge, n (%) < 65 : 151 (71) ≥ 65 : 61 (29) | Féminin 98 (46) Masculin 114 (54) |
MEK115306 est une étude de phase III, qui a été menée à double insu avec répartition aléatoire en vue de comparer l’association de TAFINLAR et du tramétinib à l’association de TAFINLAR et d’un placebo comme traitement de première intention chez des sujets atteints d’un mélanome cutané inopérable (stade IIIC) ou métastatique (stade IV) exprimant une mutation V600E/K du gène BRAF (Tableau 27).
La sélection des candidats admissibles a comporté la recherche des mutations V600 du gène BRAF dans un laboratoire central sur l’échantillon tumoral le plus récent, provenant de la tumeur primitive ou d’une métastase.
Les patients ne pouvaient pas avoir déjà reçu un traitement anticancéreux général visant un cancer inopérable ou métastatique, mais pouvaient avoir déjà reçu un traitement adjuvant général. Le paramètre d’évaluation principal était la SSP évaluée par les chercheurs après l’observation de 193 manifestations (progression ou décès) (analyse primaire de la SSP); après la déclaration officielle de l’arrêt de la collecte des données (une fois les 193 manifestations signalées), 18 autres cas de progression ont été découverts durant le processus de récupération et d’épuration des données. Les paramètres secondaires d’évaluation du TRG et de la durée de la réponse ont été rapportés au moment de l’analyse primaire de la SSP. L’analyse du paramètre secondaire d’évaluation de la survie globale devait être effectuée après la survenue de 220 manifestations (décès) (analyse finale de la SG).
Les patients ont été stratifiés en fonction du taux de lacticodéshydrogénase (LDH) (au-dessus de la limite supérieure de la normale [LSN] vs égal ou inférieur à la LSN) et du type de mutation du gène BRAF (V600E vs V600K). Les permutations n’étaient pas permises.
TAFINLAR et le tramétinib ont été administrés aux doses recommandées en monothérapie de 150 mg 2 fois par jour et de 2 mg 1 fois par jour, respectivement.
Les caractéristiques démographiques étaient comparables dans les groupes de traitement. Les caractéristiques initiales de la maladie et les facteurs pronostiques étaient également comparables dans les groupes de traitement, à l’exception de la maladie viscérale, qui était plus fréquente dans le groupe recevant le traitement d’association que dans le groupe recevant TAFINLAR en monothérapie (voir le Tableau 28).
Tableau 28 Caractéristiques initiales – Étude MEK115306
TAFINLAR + tramétinib (N = 211) | TAFINLAR + Placebo (N = 212) | |
Indice fonctionnel ECOG initial, n (%) 0 1 | 155 (73) 55 (26) | 150 (71) 61 (29) |
Taux initial de lacticodéshydrogénase, n (%) ≤LSN > LSN | 133 (63) 77 (36) | 140 (66) 71 (33) |
Maladie viscérale au début de l’étude, n (%) Oui Non | 165 (78) 46 (22) | 145 (68) 66 (31) |
Type de mutation BRAF, n (%) V600E V600Ka | 179 (85) 32 (15) | 181 (85) 30 (14) |
(Stade M) au moment de la sélection, n (%) M0 M1a M1b M1c | 5 (2) 19 (9) 45 (21) 142 (67) | 10 (5) 31 (15) 32 (15) 138 (65) |
a Un sujet était porteur à la fois d’une mutation V600E et d’une mutation V600K du gène BRAF; il a été inclus ici dans le sous-groupe des patients qui avaient la mutation V600K
ECOG = Eastern Cooperative Oncology Group
Les résultats relatifs à l’efficacité sont exposés au Tableau 29, à la Figure 2 et à la Figure 3.
Tableau 29 Résultats de l’étude MEK115306 sur le mélanome inopérable ou métastatique – TAFINLAR en association avec le tramétinib
| Valeur associée et signification statistique pour TAFINLAR + Tramétinib | Valeur associée et signification statistique pour TAFINLAR + Placebo | ||||
| Paramètre(s) primaire(s) | |||||
| SSP | (N = 211) | (N = 212) | |||
| Analyse primaire* | |||||
| Médiane, mois (IC à 95 %) 9,3 (de 7,7 à 11,1) | Médiane, mois (IC à 95 %) 8,8 (de 5,9 à 10,9) | ||||
RRI (IC à 95 %) et valeur de p issue du test stratifié de Mantel-Haenzela 0.75 (de 0,57 à 0,99) p = 0.035 | |||||
| Nouvelle analyse* | |||||
| Médiane, mois (IC à 95 %) 11,0 (de 8,0 à 13,9) | Médiane, mois (IC à 95 %) 8,8 (de 5,9 à 9,3) | ||||
RRI (IC à 95 %) et valeur de p issue du test stratifié de Mantel-Haenzela 0,67 (de 0,53 à 0,84) p < 0,001 | |||||
| Paramètre(s) secondaire(s) | |||||
| TRGd | N = 210 | N = 210 | |||
| Analyse primaire * | |||||
RC, n (%) RP, n (%) TRG (RC + RP), n (%) (IC à 95 %) 22 (10) 118 (56) 140 (67) (59,9 et 73,0) | RC, n (%) RP, n (%) TRG (RC + RP), n (%) (IC à 95 %) 18 (9) 90 (43) 108 (51) (44,5 et 58,4) | ||||
| Nouvelle analyse* | |||||
RC, n (%) RP, n (%) TRG (RC + RP), n (%) (IC à 95 %) | 33 (16) 111 (53) 144 (69) (61,8 et 74,8) | RC, n (%) RP, n (%) TRG (RC + RP), n (%) (IC à 95 %) | 28 (13) 84 (40) 112 (53) (46,3 et 60,2) | ||
| Durée de la réponse | Analyse primaire* | ||||
Médiane, mois (IC à 95 %) N = 140 9,2 (7,4, NA) | Médiane, mois (IC à 95 %) N = 109 10,2 (7,5, NA) | ||||
| Nouvelle analyse * | |||||
Médiane, mois (IC à 95 %) N = 144 12,9 (9,4 et 19,5) | Médiane, mois (IC à 95 %) N = 113 10,6 (9,1 et 13,8) | ||||
| SG | (N = 211) | (N = 212) | |||
| Analyse intérimaire | |||||
| Décès (%) 40 (19) | Décès (%) 55 (26) | ||||
RRI (IC) et valeur de p issue du test stratifié de Mantel-Haenzela 0,63 (de 0,30 à 1,32)b | |||||
| Médiane, mois (IC à 95 %) | |||||
| NA | ||
| Analyse finale | ||
Décès (%) 99 (47) | Décès (%) 123 (58) | |
RRI (IC) et valeur de p issue du test stratifié de Mantel-Haenzela 0,71 (de 0,55 à 0,92)c p = 0.011 | ||
| Médiane, mois (IC à 95 %) 25,1 (19,2, NA) | Médiane, mois (IC à 95 %) 18,7 (de 15,2 à 23,7) | |
*Date butoir pour la collecte des données de l’analyse primaire : 26 août 2013; date butoir pour la collecte des données finales sur la SG : 12 janvier 2015
SSP : survie sans progression; IC : intervalle de confiance; RRI : rapport des risques instantanés; RC : réponse complète; TRG : taux de réponse globale; SG : survie globale; RP : réponse partielle; NA : valeur non atteinte a. Le RRI et la valeur de p issue du test stratifié de Mantel-Haenzel sont ajustés en fonction des strates de répartition aléatoire : taux initial de LDH et type de mutation BRAF.
b. Le seuil d’arrêt pour la survie globale (alpha unilatéral) dans cette analyse provisoire est fondé sur l’information disponible (95 manifestations), et il est de 0,00014. L’intervalle de confiance est fondé sur l’alpha fixé. Les résultats n’étaient pas statistiquement significatifs.
c. IC à 95 %
d. Ne comprend que les patients dont la maladie était mesurable à la sélection.
Le traitement par l’association médicamenteuse a entraîné une amélioration statistiquement significative de la survie sans progression (SSP) évaluée par les chercheurs comparativement au traitement par TAFINLAR en monothérapie (rapport des risques instantanés [RRI] : 0,75; IC à 95 % : de 0,57 à 0,99; p = 0,035). Cela représente une réduction de 25 % du risque d’évolution tumorale ou de décès avec l’association comparativement à TAFINLAR en monothérapie. La durée médiane de la SSP a été de 9,3 mois dans le groupe traité par l’association et de 8,8 mois dans le groupe traité par TAFINLAR en monothérapie. Un examinateur indépendant a déterminé que les résultats relatifs à la SSP n’étaient pas statistiquement significatifs (RRI : 0,78; IC à 95 % : de 0,59 à 1,04).
Le paramètre secondaire d’évaluation du TRG confirmé par les chercheurs favorise le traitement d’association comparativement au dabrafénib en monothérapie.
Figure 2 Courbes de Kaplan-Meier de la SSP (analyse primaire; population en intention de traiter) – Étude MEK115306
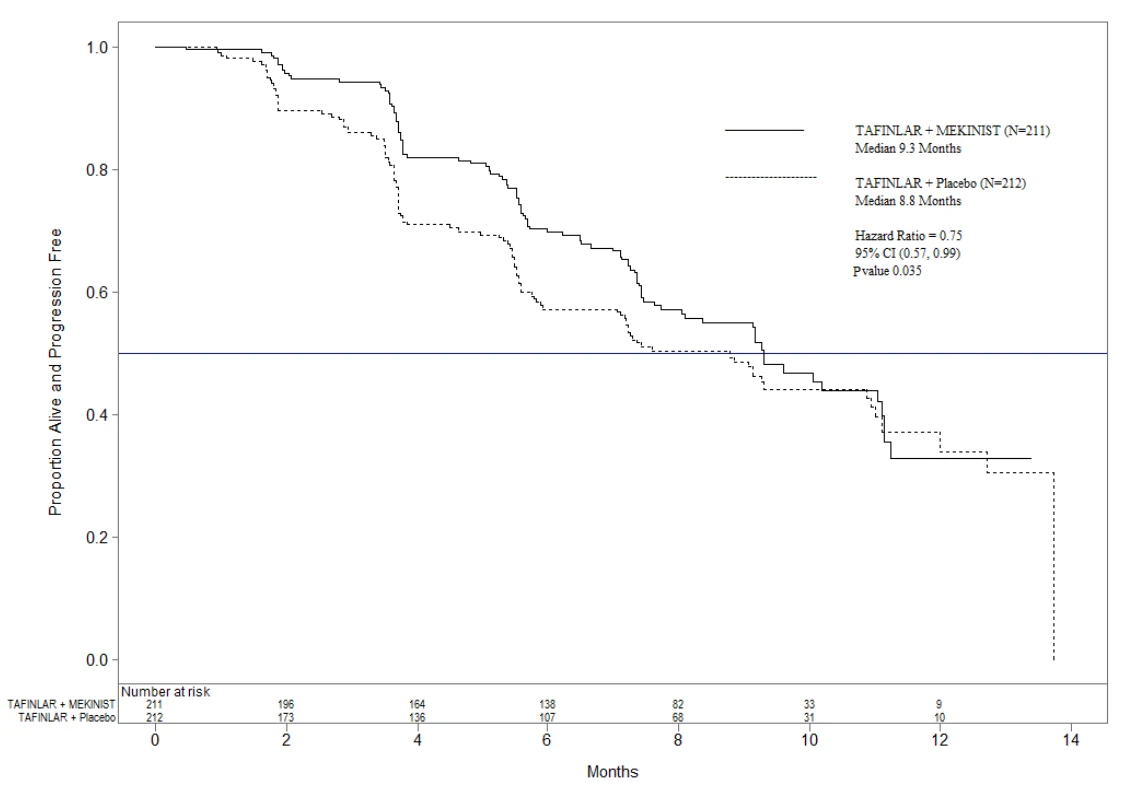 Figure 3 Courbes de Kaplan-Meier de la survie sans récidive (SSR) (population en IDT) –
Étude MEK115306
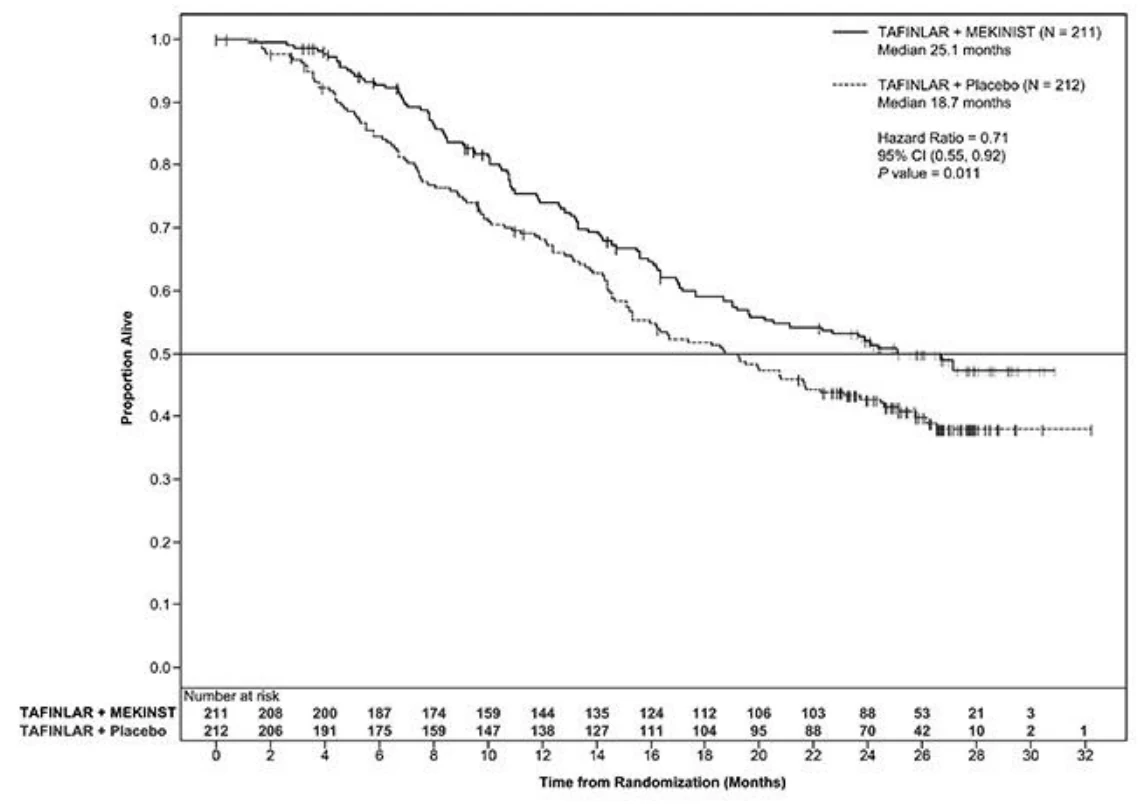
L’analyse de la SG à 5 ans montre un taux de survie estimé de 32 % pour l’association TAFINLAR et tramétinib contre 27 % pour TAFINLAR en monothérapie (RRI 0,80, IC à 95 % de 0,63 à 1,01); la SG médiane pour le bras de l’association de médicaments était de 25,8 mois contre 18,7 mois pour TAFINLAR en monothérapie.
Traitement adjuvant du mélanome – TAFINLAR en association avec le tramétinib
Tableau 30 Résumé des caractéristiques démographiques des participants aux essais cliniques sur le traitement adjuvant du mélanome – TAFINLAR en association avec le tramétinib
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (extrêmes) | Sexe |
BRF115532 Étude déterminante de phase III | Étude de phase III multicentrique, à répartition aléatoire dans un rapport de 1:1, à double insu et contrôlée par placebo sur l’efficacité et l’innocuité de TAFINLAR administré en association avec le tramétinib dans le | 150 mg de TAFINLAR par voie orale deux fois par jour et 2 mg de tramétinib par voie orale une fois par jour ou deux placebos pendant une période de 12 mois | TAFINLAR + tramétinib (N = 438) | Âge (ans) Médiane (extrêmes) 50,0 (18 et89) Groupe d’âge, n (%) < 65 : 353 (81 %) ≥ 65 : 85 (19 %) | Féminin 195 (45 %) Masculin 243 (55 %) |
| traitement adjuvant des patients atteints d’un mélanome de stade III exprimant une mutation V600 du gène BRAF à la suite d’une résection. | Placebo (N = 432) | Âge (ans) Médiane (extrêmes) 51,0 (20 et85) Groupe d’âge, n (%) < 65 : 359 (83 %) ≥ 65 : 73 (17 %) | Féminin 193 (45 %) Masculin 239 (55 %) |
L’efficacité et l’innocuité de TAFINLAR administré en association avec le tramétinib dans le traitement adjuvant des patients atteints d’un mélanome de stade III exprimant une mutation V600 du gène BRAF à la suite d’une résection ont été évaluées dans le cadre d’une étude de phase III multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo (BRF115532) (Tableau 30). Le processus de sélection des sujets de l’étude a comporté la recherche de mutations du gène BRAF (V600E ou V600K) dans un laboratoire central à l’aide d’une épreuve réalisée au début de l’étude.
Les patients ont été répartis au hasard dans un rapport de 1:1 pour recevoir du dabrafénib et du tramétinib en association (150 mg de TAFINLAR deux fois par jour et 2 mg de tramétinib une fois par jour) ou deux placebos pendant une période de 12 mois. Pour être inscrits à l’étude, les patients devaient avoir subi une résection complète du mélanome et une lymphadénectomie complète dans les 12 semaines précédant la répartition aléatoire. Aucun traitement anticancéreux à action générale antérieur, y compris la radiothérapie, n’était autorisé. Les patients ayant des antécédents d’atteinte maligne étaient admissibles s’ils étaient exempts de maladie depuis au moins 5 ans. Les patients ayant une atteinte maligne accompagnée d’une mutation activatrice de RAS confirmée n’étaient pas admissibles. Les patients ont été stratifiés selon le statut mutationnel de BRAF (V600E ou V600K) et le stade de la maladie avant l’intervention chirurgicale (selon le sous-stade III, indiquant le degré d’atteinte ganglionnaire ainsi que la taille et le degré d’ulcération de la tumeur primitive). Le paramètre principal d’évaluation était la survie sans récidive (SSR) évaluée par le chercheur, définie comme l’intervalle entre la répartition aléatoire et la récidive de la maladie ou le décès, quelle qu’en soit la cause. L’évaluation radiologique de la tumeur a été effectuée tous les 3 mois pendant les deux premières années, puis tous les 6 mois par la suite, jusqu’à l’observation de la première récidive. Le paramètre secondaire d’évaluation clé était la survie globale (SG). La durée médiane du suivi (intervalle entre la répartition aléatoire et le dernier contact ou le décès) était de 2,83 ans dans le groupe traité par l’association du dabrafénib et du tramétinib et de 2,75 ans dans le groupe recevant les placebos.
Les caractéristiques initiales des patients étaient équilibrées entre les deux groupes. Dans l’un et l’autre des groupes, 91 % des patients présentaient une mutation V600E du gène BRAF, et 9 %, une mutation V600K (Tableau 31).
Tableau 31 Données démographiques et caractéristiques initiales – Étude BRF115532
TAFINLAR + tramétinib (N = 438) | Placebo (N = 432) | |
Race, n (%) Blanche Asiatique | 432 (99 %) 6 (1 %) | 427 (99 %) 5 (1 %) |
Type de tumeur primitive Mélanome | 438 (100 %) | 432 (100 %) |
Temps écoulé depuis le diagnostic initial (mois) 1er quartile Médiane 3e quartile Extrêmes | 4 5,0 19 1 - 306 | 4 6,0 20 0 - 351 |
Stade au moment de la sélection* IIIA IIIB IIIC Inconnu | 83 (19 %) 169 (39 %) 181 (41 %) 5 (1 %) | 71 (16 %) 187 (43 %) 166 (38 %) 8 (2 %) |
Ulcération de la tumeur primitive Oui Non Donnée manquante | 179 (41 %) 253 (58 %) 6 (1 %) | 177 (41 %) 249 (58 %) 6 (1 %) |
Maladie en transit Oui Non Donnée manquante | 51 (12 %) 387 (88 %) 0 | 36 (8 %) 395 (91 %) 1 (< 1 %) |
Type de mutation BRAF, n (%) V600E V600K | 400 (91 %) 38 (9 %) | 395 (91 %) 37 (9 %) |
| * D’après l’American Joint Committee on Cancer (AJCC) – Melanoma of the Skin Staging – 7e édition | ||
Les résultats de l’analyse principale de la SSR sont présentés à la Figure 4 et au Tableau 32.
Tableau 32 Résultats de l’étude BRF115532 sur le traitement adjuvant du mélanome –
TAFINLAR en association avec le tramétinib
| Paramètre(s) primaire(s) | Valeur associée et signification statistique pour TAFINLAR + tramétinib (N = 438) | Valeur associée et signification statistique pour le placebo (N = 432) |
| Paramètre de la SSR | Nombre de manifestations, n (%) Récidive Récidive accompagnée de métastases à distance Décès 166 (38 %) 163 (37 %) 103 (24 %) 3 (< 1 %) | Nombre de manifestations, n (%) Récidive Récidive accompagnée de métastases à distance Décès 248 (57 %) 247 (57 %) 133 (31 %) 1 (< 1 %) |
Médiane (mois) (IC à 95 %) NE (44,5, NE) |
Médiane (mois) (IC à 95 %)
16.6
(12,7 et 22,1)
RRI[1] (IC à 95 %) valeur de p[2] 0.47 (0,39 et 0,58) 1,53×10⁻¹⁴ | ||
Taux à 1 an (IC à 95 %) 0,88 (de 0,85 à 0,91) | Taux à 1 an (IC à 95 %) 0,56 (de 0,51 à 0,61) | |
Taux à 2 ans (IC à 95 %) 0,67 (de 0,63 à 0,72) | Taux à 2 ans (IC à 95 %) 0,44 (de 0,40 à 0,49) | |
Taux à 3 ans (IC à 95 %) 0,58 (de 0,54 à 0,64) | Taux à 3 ans (IC à 95 %) 0,39 (de 0,35 à 0,44) | |
| Paramètres de la SG | RRI[1] 0,57 | |
| (IC à 95 %) (0,42 et 0,79) | ||
[1] Le rapport des risques instantanés est fondé sur un modèle de Pike stratifié.
[2] La valeur de p est fondée sur un test de Mantel-Haenszel stratifié bilatéral (les facteurs de stratification étaient le stade de la maladie – IIIA vs IIIB vs IIIC – et le type de mutation V600 de BRAF – V600E vs V600K). NE = non estimable
Une différence statistiquement significative entre les groupes a été observée sur le plan de la SSR; la réduction du risque a été estimée à 53 % dans le groupe traité par l’association du dabrafénib et du tramétinib comparativement au groupe recevant les placebos (RRI = 0,47; IC à 95 % : 0,39 à 0,58; p = 1,53×10⁻¹⁴). Des résultats concordants ont été observés dans tous les sous-groupes, y compris dans les sous-groupes de stade de la maladie et de type de mutation V600 du gène BRAF. La SSR médiane était de 16,6 mois dans le groupe recevant les placebos et n’a pas encore été atteinte dans le groupe traité par l’association des deux médicaments.
Figure 4 Courbes de Kaplan-Meier de la survie sans récidive (population en IDT) –
Étude BRF115532
D’après l’observation de 153 manifestations (60 [14 %] dans le groupe traité par l’association et 93 [22 %] dans le groupe recevant les placebos), ce qui correspond à 26 % de la cible totale de 597 manifestations liées à la SG, le rapport des risques instantanés estimé pour la SG était de 0,57 (IC à 95 % : 0,42 à 0,79), résultat qui n’a pas atteint le seuil de signification statistique. Les données globales sur la SG étaient encore fragmentaires au moment de l’analyse principale de l’efficacité.
Cancer du poumon non à petites cellules (CPNPC) métastatique – TAFINLAR en association avec le tramétinib
Tableau 33 Résumé des caractéristiques démographiques des participants aux essais cliniques sur le cancer du poumon non à petites cellules (CPNPC) métastatique – TAFINLAR en association avec le tramétinib
Nº d’étude Conception de
l’étude
Posologie, voie d’administration et durée
Nombre de sujets (n)
Âge moyen (extrêmes)
Sexe
- 0. 0
- 0. 1
- 0. 2
- 0. 3
- 0. 4
- 0. 5
- 0. 6
- 0. 7
- 0. 8
- 0. 9
- 1. 0
| BRF113928 | Étude de phase II, multicentrique, non à répartition aléatoire et menée en mode ouvert sur TAFINLAR en association avec le tramétinib chez des patients atteints d’un cancer du poumon non à petites cellules (CPNPC) métastatique exprimant une mutation V600E du gène BRAF. | 150 mg de TAFINLAR par voie orale deux fois par jour et 2 mg de tramétinib par voie orale une fois par jour. | Patients déjà traités TAFINLAR + tramétinib (N = 57) | Âge (ans) Médiane (extrêmes) 64 (de 41 à 88) Groupe d’âge, n (%) < 65 : 29 (51) ≥ 65 : 28 (49) | Féminin 28 (49) Masculin 29 (51) |
Patients jamais traités TAFINLAR + tramétinib (N = 36) | Âge (ans) Médiane (extrêmes) 67 (de 44 à 91) Groupe d’âge, n (%) < 65 : 14 (39) ≥ 65 : 22 (61) | Féminin 22 (61) Masculin 14 (39) |
L’efficacité et l’innocuité de TAFINLAR administré en association avec le tramétinib dans le traitement du cancer du poumon non à petites cellules (CPNPC) métastatique exprimant une mutation V600E du gène BRAF ont été évaluées dans le cadre de l’étude clinique multicentrique et multinationale de phase II BRF113928. La sélection des participants à l’étude a comporté la recherche des mutations V600E du gène BRAF dans un laboratoire local sur les échantillons tumoraux provenant surtout de la tumeur primitive.
L’étude a réuni 93 patients; 57 patients dont la maladie avait évolué après 1 à 3 traitements à action générale antérieurs et 36 patients qui ont reçu le médicament à l’étude comme traitement de première intention du CPNPC métastatique. Tous les patients ont reçu TAFINLAR à 150 mg 2 f.p.j. et le tramétinib à 2 mg 1 f.p.j.
Le paramètre d’évaluation principal était le taux de réponse global (TRG) mesuré par les chercheurs au moyen des critères RECIST (Response Evaluation Criteria In Solid Tumors v1.1), version 1.1. Le TRG et la durée de la réponse (DR) (paramètre secondaire) ont également été évalués par un comité d’examen indépendant (CEI) à titre d’analyse de sensibilité. Chez les patients dont la maladie avait évolué après 1 à 3 traitements à action générale antérieurs, l’hypothèse nulle voulait que le TRG soit inférieur ou égal à 30 %. L’hypothèse alternative voulait que le TRG soit supérieur ou égal à 55 %. Chez les patients qui ont reçu le médicament à l’étude comme traitement de première intention du CPNPC métastatique, l’hypothèse nulle voulait que le TRG soit inférieur ou égal à 30 %. L’hypothèse alternative voulait que le TRG soit supérieur ou égal à 60 %.
Le Tableau 34 ci-dessous présente les caractéristiques initiales de l’étude.
Tableau 34 Données démographiques et caractéristiques initiales – Étude BRF113928
Patients déjà traités TAFINLAR + tramétinib (N = 57) | Patients jamais traités TAFINLAR + tramétinib (N = 36) | |
Race, n (%) Blanche Asiatique Noire ou Afro-Américaine Autre | 49 (86) 4 (7) 2 (4) 2 (4) | 30 (83) 3 (8) 1 (3) 2 (6) |
Indice fonctionnel ECOG initial, n (%) 0 1 2 | 17 (30) 35 (61) 5 (9) | 13 (36) 22 (61) 1 (3) |
Histologie, n (%) Épidermoïde Non épidermoïde | 0 57 (100) | 1 (3)* 35 (37) |
Antécédents de tabagisme, n (%) N’a jamais fumé Fumeur actuel Ancien fumeur | 16 (28) 6 (11) 35 (61) | 10 (28) 5 (14) 21 (58) |
Traitement anticancéreux antérieur contre le cancer métastatique, n (%) 1 2 3 | 38 (67) 12 (21) 7 (12) | 0 (0) 0 (0) 0 (0) |
ECOG = Eastern Cooperative Oncology Group
*1 patient atteint d’un carcinome adénosquameux dont l’histologie mettait en évidence la prédominance de cellules squameuses. Les résultats histologiques ont tous été déterminés d’après un rapport de pathologie local.
Les résultats relatifs à l’efficacité sont exposés au Tableau 35
Tableau 35 Résultats de l’étude BRF113928 sur le cancer du poumon non à petites cellules (CPNPC) métastatique – TAFINLAR en association avec le tramétinib
Valeur associée et signification statistique pour les patients déjà traités* TAFINLAR + tramétinib (N = 57) | Valeur associée et signification statistique pour les patients jamais traités* TAFINLAR + tramétinib (N = 36) | ||||
| Paramètre principal d’évaluation† | |||||
| Taux de réponse globale (TRG) | Évaluation par les chercheurs | Évaluation par le CEI | Évaluation par les chercheurs | Évaluation par le CEI | |
TRG, % (IC à 95 %) RC, n (%) RP, n (%) | 63,2 (49,3 et 75,6) 2 (4) 34 (60) | 63,2 (49,3 et 75.6) 0 36 (63) | 61,1 (43,5 et 76,9) 2 (6) 20 (56) | 61.1 (43,5 et 76,9) 1 (3) 21 (58) | |
| Paramètres secondaires d’évaluation† | |||||
| Durée de la réponse | Médiane, mois (IC à 95 %) | 9,0 (de 6,9 à 18,3) | 9,0 (de 5,8 à 17,6) | NE (8,3, NE) | NE (6,9, NE) |
* Date butoir pour la collecte des données de l’analyse primaire : 7 octobre 2015 (patients déjà traités), 8 août 2016 (patients jamais traités)
† IC = Intervalle de confiance; RC = Réponse complète; CEI = Comité d’examen indépendant; NE= Non évaluable RP = Réponse partielle
Chez les patients déjà traités au moyen du traitement d’association, le TRG évalué par les chercheurs a été de 63,2 % (IC à 95 % : de 49,3 à 75,6) et la DR médiane a été de 9,0 mois (IC à 95 % : de 6,9 à 18,3). La durée médiane du traitement a été de 10,6 mois. Chez les patients jamais traités, le TRG était de 61,1 % (IC à 95 % : de 43,5 à 76,9) et la DR médiane n’a pas été atteinte. La durée médiane du traitement a été de 8,21 mois. Les paramètres d’efficacité évalués par le CEI ont été comparables à ceux qui ont été évalués par les chercheurs (voir le Tableau 35).
Gliome de bas grade (GBG) et gliome de haut grade (GHG) – TAFINLAR en association avec le tramétinib
L’efficacité et l’innocuité cliniques du traitement d’association TAFINLAR-tramétinib chez les enfants et adolescents âgés de 1 à moins de 18 ans atteints d’un gliome exprimant la mutation V600E du gène BRAF ont été évaluées au cours de l’essai clinique multicentrique ouvert de phase II CDRB436G2201 (étude G2201). Cette étude comptait une cohorte de patients atteints d’un GBG et une cohorte de patients atteints d’un GHG.
Plus précisément, elle a été menée auprès de patients des deux sexes qui avaient un indice de Karnofsky/Lansky d’au moins 50 et des fonctions médullaire, rénale, hépatique et cardiaque adéquates et qui n’avaient pas d’antécédents cardiovasculaires ni de facteurs de risque cardiovasculaire, tels qu’une FEVG inférieure à la LSN établie par l’établissement. Les patients qui avaient des antécédents d’occlusion veineuse rétinienne en ont été exclus.
Dans une cohorte comme dans l’autre, la posologie de TAFINLAR et du tramétinib était fonction de l’âge et du poids, TAFINLAR étant administré par voie orale (sous forme de capsules ou de comprimés pour suspension) à raison de 2,625 mg/kg 2 fois par jour chez les moins de 12 ans et de 2,25 mg/kg 2 fois par jour chez les 12 ans et plus; le tramétinib a été administré par voie orale (sous forme de comprimés ou de poudre pour suspension orale) à une dose de 0,032 mg/kg 1 fois par jour chez les moins de 6 ans et de 0,025 mg/kg 1 fois par jour chez les 6 ans et plus. La dose de TAFINLAR était plafonnée à 150 mg 2 fois par jour et la dose de tramétinib, à 2 mg 1 fois par jour jusqu’à la progression de la maladie ou l’apparition d’effets toxiques intolérables. Le carboplatine et la vincristine ont été administrés au groupe témoin de la cohorte GBG à des doses fondées sur l’âge et la surface corporelle de 175 mg/m2 et de 1,5 mg/m2, respectivement, en un traitement d’induction de 10 semaines suivi de 8 cycles de 6 semaines de traitement d’entretien. La cohorte GHG comptait un seul groupe de traitement.
Le statut mutationnel du gène BRAF a été déterminé de façon prospective par un test local ou par une épreuve de réaction en chaîne de la polymérase (PCR) en temps réel effectuée par un laboratoire central lorsqu’un test local n’était pas offert. Les échantillons de tumeurs disponibles ont aussi fait l’objet d’analyses rétrospectives par le laboratoire central aux fins de dépistage de la mutation V600E du gène BRAF.
Cohorte GBG
Dans l’étude G2201, des patients atteints d’un GBG (grades 1 et 2 de l’OMS) exprimant la mutation V600E du gène BRAF qui avaient besoin d’un premier traitement à action générale après avoir subi une intervention chirurgicale ou qui n’étaient pas de bons candidats pour un traitement chirurgical ont été répartis au hasard selon un rapport de 2:1 pour recevoir TAFINLAR en association avec le tramétinib ou le carboplatine en association avec la vincristine (Tableau 36). Les participants du groupe carboplatine-vincristine pouvaient passer au groupe qui recevait le traitement ciblé associant TAFINLAR au tramétinib en cas de progression de leur maladie confirmée par un laboratoire central.
Tableau 36 Résumé des caractéristiques démographiques des enfants et des adolescents atteints d’un GBG qui ont participé aux essais cliniques
| Nº d’étude | Conception de l’étude | Posologie, voie d’administra-tion et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe n (%) |
DRB436G2201 (étude G2201) Étude déterminante de phase II – Cohorte GBG | Étude de phase II, ouverte, multicentrique et à répartition aléatoire visant à comparer TAFINLAR administré en association avec le tramétinib au carboplatine administré en association avec la vincristine chez des enfants et des adolescents atteints d’un GBG exprimant la mutation V600E du gène BRAF qui avaient besoin d’un premier traitement à action générale après avoir subi une excision chirurgicale ou qui n’étaient pas de bons candidats pour un traitement chirurgical | Posologie de TAFINLAR et du tramétinib établie en fonction de l’âge et du poids Orale | TAFINLAR + tramétinib (N = 73) | ||
Âge (ans) Médiane (extrêmes) 10,0 (1 et 17) Groupe d’âge, n (%) De 12 mois à < 6 ans : 20 (27,4) De 6 ans à < 12 ans : 25 (34,2) De 12 ans à < 18 ans : 28 (38,4) | Féminin 44 (60,3) Masculin 29 (39,7) | ||||
Posologie du carboplatine et de la vincristine établie en fonction de l’âge et de la surface corporelle Intraveineuse | Carboplatine + vincristine (N = 37) | Âge (ans) Médiane (extrêmes) 8,0 (1 et 17) Groupe d’âge, n (%) De 12 mois à < 6 ans : 14 (37,8) De 6 ans à < 12 ans : 11 (29,7) De 12 ans à < 18 ans : 12 (32,4) | Féminin 22 (59,5) Masculin 15 (40,5) |
Caractéristiques démographiques et initiales – étude DRB436G2201 – cohorte GBG
La cohorte GBG de l’étude G2201 comptait 73 % de patients blancs, 9 % de race inconnue, 7 % de patients asiatiques, 5 % de patients noirs ou afro-américains et 3 % de patients dont la race n’avait pas été précisée. Le temps médian écoulé entre l’établissement du diagnostic initial de la lésion primaire et l’admission à l’étude était de 3,5 mois. Les types histologiques prédominants étaient les suivants : astrocytome pilocytique (31 %), gangliome (27 %) et GBG sans autre précision (SAP; 18 %). La majorité des patients (soit 85 % des patients du groupe TAFINLAR en association avec le tramétinib et 78 % des patients du groupe carboplatine en association avec la vincristine) avaient subi une intervention chirurgicale, et seuls 2 d’entre eux (2 %) n’avaient pas de maladie résiduelle. Aucun des patients n’avait subi de radiothérapie.
Le paramètre d’évaluation principal de l’efficacité était le taux de réponse globale (TRG, somme des réponses complètes [RC] et des réponses partielles [RP] confirmées) évalué par un comité d’examen indépendant selon les critères RANO (Response Assessment in Neuro-oncology) de 2017. L’analyse primaire a été réalisée lorsque tous les patients avaient terminé au moins 32 semaines de traitement. La SSP comptait parmi les paramètres secondaires clés. L’analyse finale a été réalisée 2 ans après la fin du recrutement dans les deux cohortes.
Les résultats relatifs à l’efficacité obtenus par la cohorte GBG sont présentés au Tableau 37 et illustrés par la Figure 5. Le TRG obtenu dans le groupe traitement ciblé (TAFINLAR-tramétinib; 47 %) indique qu’il y a eu une amélioration statistiquement significative par rapport au groupe chimiothérapie (carboplatine-vincristine; 11 %), le risque relatif approché étant de 7,19 et la valeur de p unilatérale étant < 0,001 (Tableau 37).
Tableau 37 Résultats des données de la cohorte d’enfants et d’adolescents atteints d’un
GBG de l’étude G2201
Dabrafénib + tramétinib N = 73 | Carboplatine + vincristine N = 37 | |
| Analyse primaire | ||
| Taux de réponse globale (TRG) | ||
| RRAa (IC à 95 %), valeur de p | 47 % (de 34,8 à 58,6), p < 0,001 | 11 % (de 3,0 à 25,4) |
| RRA (IC à 95 %) | 7,19 (de 2,3 à 22,4) | |
| Meilleure réponse globale | ||
| Réponse complète (RC), n (%) | 2 (2,7) | 1 (2,7) |
| Réponse partielle (RP), n (%) | 32 (43,8) | 3 (8,1) |
| Survie sans progression | ||
| Médiane (mois) | 20,1 (12,8, NE) | 7,4 (de 3,6 à 11,8) |
Rapport des risques instantanésb (IC à 95 %), valeur de p | 0,31 (de 0,17 à 0,55), p < 0,001 | |
| Analyse finale | ||
| Taux de réponse globale (TRG) | ||
| RRAa (IC à 95 %), valeur de p | 55% (42.7, 66.5) | 16% (6.2, 32.0) |
| RRA (IC à 95 %) | 6.26 (2.3, 16.8) | |
| Meilleure réponse globale | ||
| Réponse complète (RC), n (%) | 2 (2.7) | 1 (2.7) |
| Réponse partielle (RP), n (%) | 38 (52.1) | 5 (13.5) |
| Survie sans progression | ||
| Médiane (mois) | 24.9 (12.9, 31.6) | 7.2 (2.8, 11.2) |
| Rapport des risques instantanésb (IC à 95 %) | 0.36 (0.22, 0.59) | |
a Somme des réponses complètes et des réponses partielles; b Estimation au moyen d’un modèle de régression à risques proportionnels de Cox
Figure 5 Courbes de Kaplan-Meier de la SSP obtenues lors de l’étude G2201
(cohorte GBG, analyse finale)
Lorsque l’analyse intérimaire de la SG a été effectuée, soit une fois que tous les patients avaient suivi au moins 32 semaines de traitement ou abandonné le traitement avant cela, il y avait eu 1 décès dans le groupe carboplatine-vincristine. Les résultats de l'analyse primaire de la SG n’ont pas atteint le seuil de signification statistique (p = 0,065).
Le TRG des 9 patients qui sont passés au traitement ciblé (TAFINLAR en association avec le tramétinib) après une reprise de la progression de leur maladie pendant la chimiothérapie (carboplatine-vincristine) confirmée par un laboratoire central était de 33,3 % (IC à 95 % : de 7,5 à 70,1) selon l’évaluation d’un comité indépendant.
Cohorte GHG 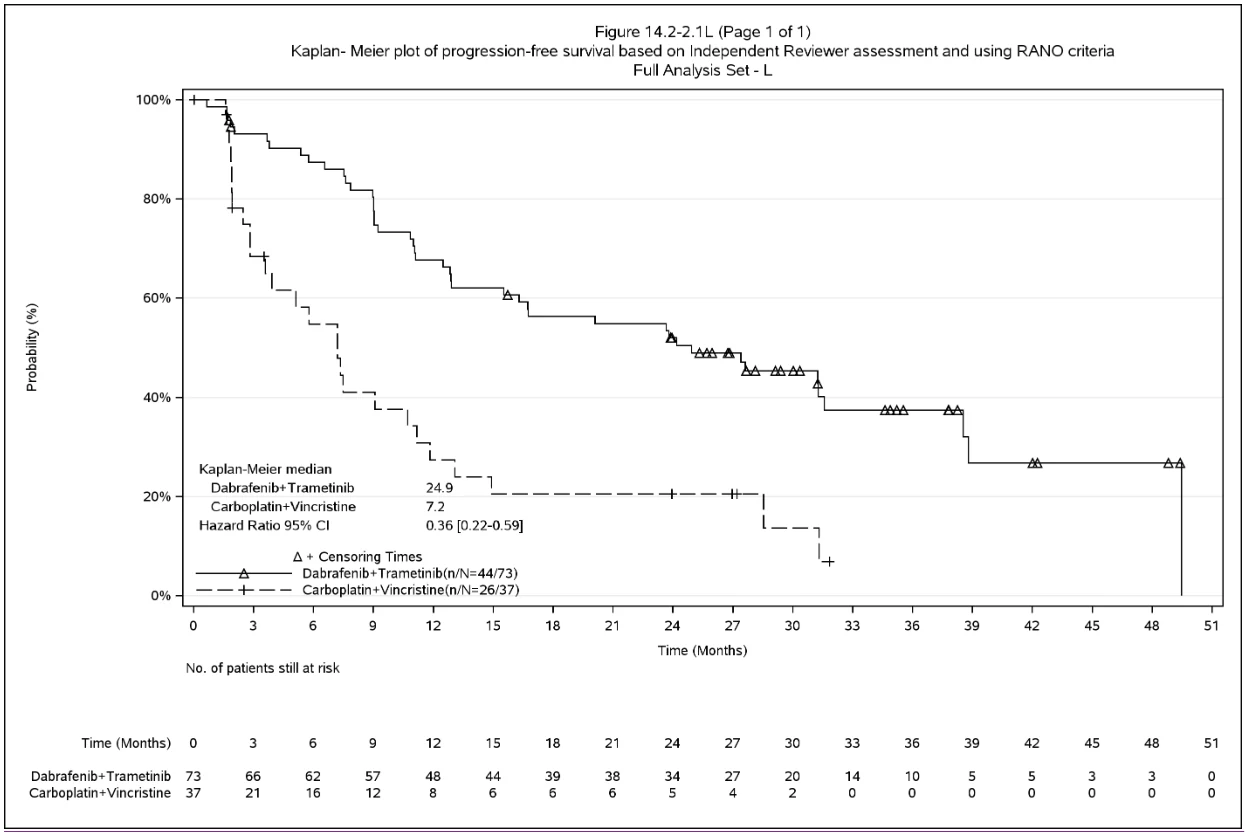
Le seul groupe de traitement qui formait la cohorte GHG de l’étude G2201 comptait 41 patients dont le gliome était récidivant ou réfractaire ou n’avait pas répondu au traitement de première intention (traitement chirurgical optimal et radiothérapie ou chimiothérapie) (Tableau 38).
Tableau 38 Résumé des caractéristiques démographiques des enfants et des adolescents atteints d’un GHG qui ont participé aux essais cliniques
| Nº d’étude | Conception de l’étude | Posologie, voie d’administra-tion et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe n (%) |
DRB436G2201 (étude G2201) Étude déterminante de phase II – Cohorte GHG | Étude de phase II, ouverte, multicentrique et à un seul groupe de traitement visant à évaluer TAFINLAR administré en association avec le tramétinib chez des enfants et des adolescents atteints d’un GHG exprimant la mutation V600E du gène BRAF récidivant ou réfractaire ou n’ayant pas répondu au traitement de première intention | Posologie de TAFINLAR et du tramétinib établie en fonction de l’âge et du poids Orale | TAFINLAR + tramétinib (N = 41) | Âge (ans) Médiane (extrêmes) 13,0 (2 et 17) Groupe d’âge, n (%) De 12 mois à < 6 ans : 5 (12,2) De 6 ans à < 12 ans : 10 (24,4) De 12 ans à < 18 ans : 26 (63,4) | Féminin 23 (56,1) Masculin 18 (43,9) |
Caractéristiques démographiques et initiales – étude DRB436G2201 – cohorte GHG
La cohorte GHG de l’étude G2201 comptait 61 % de patients blancs, 27 % de patients asiatiques, 7 % de patients de race inconnue, 2 % de patients noirs ou afro-américains et 2 % de patients dont la race n’avait pas été précisée. Le temps médian écoulé entre l’établissement du diagnostic initial de la lésion primaire et l’admission à l’étude était de 17,4 mois. Les types histologiques prédominants étaient les suivants : xanthoastrocytome pléomorphe anaplasique (29 %) et gliome diffus de la ligne médiane (10 %). Tous les patients avaient reçu au moins une forme de traitement antinéoplasique. Ils avaient tous (98 %), à une exception près, subi une intervention chirurgicale, et la majorité d’entre eux (61 %) avaient une maladie résiduelle. En tout, 90 % des patients avaient subi une radiothérapie, et ce, à titre de traitement adjuvant dans la plupart des cas (49 %), et 81 % des patients avaient reçu une chimiothérapie, et ce, à titre de traitement adjuvant dans la plupart des cas (51 %).
Le paramètre d’évaluation principal de l’efficacité était le TRG (somme des RC et des RP confirmées) évalué par un comité d’examen indépendant selon les critères RANO de 2010. L’analyse primaire a été réalisée lorsque tous les patients avaient terminé au moins 32 semaines de traitement.
Les résultats relatifs à l’efficacité obtenus par la cohorte GHG sont présentés au Tableau 39.
Tableau 39 Résultats des données de la cohorte d’enfants et d’adolescents atteints d’un GHG de l’étude G2201
Dabrafénib + tramétinib N = 41 | |
| Analyse primaire | |
| Meilleure réponse globale | |
| Réponse complète (RC), n (%) Réponse partielle (RP), n (%) RRAa (IC à 95 %) | 12 (29,3) 11 (26,8) 56,1 (de 39,7 à 71,5) |
| Durée de la réponse (DR) | |
Médiane selon la méthode de Kaplan-Meier (IC à 95 %) DR ≥ 6 mois (%) DR ≥ 12 mois (%) DR ≥ 24 mois (%) | 22,2 (7,6, NE) 78 48 22 |
| Analyse finale | |
| Meilleure réponse globale | |
| Réponse complète (RC), n (%) Réponse partielle (RP), n (%) RRAa (IC à 95 %) | 14 (34.1) 9 (22.0) 56.1 (39.7, 71.5) |
| Durée de la réponse (DR) | |
Médiane selon la méthode de Kaplan-Meier (IC à 95 %) DR ≥ 6 mois (%) DR ≥ 12 mois (%) DR ≥ 24 mois (%) | 27.4 (9.2, NE) 83 57 39 |
a Somme des réponses complètes et des réponses partielles
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Chez des chiens ayant reçu des doses de dabrafénib donnant lieu à une exposition égale ou supérieure à 2 fois l’exposition clinique chez l’humain compte tenu de l’ASC, on a observé des effets indésirables cardiovasculaires, dont une dégénérescence ou une nécrose coronarienne et/ou une hémorragie coronarienne, une hypertrophie ou une hémorragie valvulaire auriculo-ventriculaire et une prolifération fibrovasculaire de siège auriculaire. Chez des rats et des souris exposés à des doses de dabrafénib correspondant à ≥ 0,5 et 0,6 fois l’exposition clinique chez l’humain, respectivement, on a observé, chez les rats, une élévation de la fréquence de dégénérescence de l’artère hépatique et de dégénérescence cardiomyocytaire spontanée accompagnée d’inflammation (myocardiopathie spontanée) et, chez les souris, une inflammation focale artérielle ou périvasculaire de divers tissus. Des effets hépatiques, y compris des cas de nécrose hépatocellulaire et d’inflammation, ont été observés chez des souris (≥ 0,6 fois l’exposition clinique chez l’humain). Une inflammation broncho-alvéolaire associée à une respiration superficielle et/ou laborieuse a été observée chez plusieurs chiens exposés à des doses d’au moins 20 mg/kg/jour (exposition au moins 9 fois plus élevée que l’exposition clinique chez l’humain compte tenu de l’ASC).
Des effets hématologiques réversibles ont été observés chez des chiens et des rats exposés au dabrafénib. Dans le cadre d’études d’une durée atteignant 13 semaines, une baisse de la numération réticulocytaire et/ou de la masse érythrocytaire a été observée chez des chiens et des rats respectivement exposés à des doses de dabrafénib correspondant à ≥ 10 et à 1,4 fois l’exposition clinique chez l’humain.
Des chiens qui ont reçu du dabrafénib et du tramétinib en concomitance pendant 4 semaines ont présenté une diminution des taux d’albumine sérique compatible avec une réponse de phase aiguë à des changements granulomateux légers dans l’estomac et les ganglions lymphatiques mésentériques. Une diminution des taux d’albumine sérique a également été rapportée chez des patients qui recevaient le traitement d’association par comparaison à ceux qui recevaient le dabrafénib en monothérapie dans l’étude de phase III qui portait sur l’association (voir Tableau 15).
Les chiens qui ont reçu du dabrafénib et du tramétinib en concomitance pendant 4 semaines ont aussi présenté une hypocellularité des tissus lymphoïdes du thymus à une dose plus faible comparativement aux chiens qui ont reçu le tramétinib en monothérapie lors d’une étude de 3 semaines.
Cancérogénicité
Aucune étude n’a porté sur le pouvoir cancérigène du dabrafénib. Le dabrafénib s’est révélé dépourvu de pouvoir mutagène ou clastogène à l’issue de tests in vitro portant sur des cellules bactériennes et mammaliennes, et du test in vivo du micronoyau de rongeur.
Toxicologie pour la reproduction et le développement
Chez l’animal, le dabrafénib s’est révélé tératogène et embryotoxique à des doses donnant lieu à une exposition semblable à l’exposition clinique chez l’humain. Au cours d’études sur la fertilité maternelle, le développement embryonnaire et le développement embryofœtal menées sur des rates, on a constaté une réduction de la fécondité à la dose de 300 mg/kg/jour (environ 3 fois l’exposition clinique chez l’humain compte tenu de l’ASC). Par ailleurs, l’exposition à des doses d’au moins 20 mg/kg/jour (au moins 0,5 fois l’exposition clinique chez l’humain compte tenu de l’ASC) a causé un retard de l’ossification et une baisse du poids des fœtus. On a également observé une baisse du nombre de corps jaunes chez les rates gravides exposées à une dose de dabrafénib de 300 mg/kg/jour. Cette dose a par ailleurs entraîné des manifestations de toxicité développementale, dont des cas de mortalité embryonnaire et de communication interventriculaire observés à 300 mg/kg/jour.
L’effet du dabrafénib sur la fécondité des mâles n’a pas été étudié. Cependant, on a observé une dégénérescence ou une déplétion testiculaire chez des rats et des chiens exposés répétitivement à des doses de dabrafénib correspondant à ≥ 0,2 fois l’exposition clinique chez l’humain compte tenu de l’ASC. Les altérations testiculaires observées chez le rat et le chien n’avaient pas cédé à la fin d’une période de récupération de 4 semaines (voir la section 7 Santé reproductive, Reproduction).
Toxicologie particulière
Phototoxicité : Le dabrafénib s’est révélé phototoxique lors d’une épreuve in vitro de fixation du rouge neutre sur fibroblastes murins 3T3 et à la suite de l’administration in vivo de doses uniques de ≥ 100 mg/kg (plus de 44 fois l’exposition clinique compte tenu de la Cmax) dans le cadre d’une étude de phototoxicité orale menée sur des souris nues.
Toxicité juvénile
Lors d’études chez des ratons, on a observé des effets indésirables sur la croissance (os longs plus courts) et le rein (dépôts tubulaires, fréquence accrue de kystes corticaux et de basophilie tubulaire, augmentations réversibles des taux d’urée et/ou de créatinine), ainsi que des manifestations de toxicité testiculaire (dégénérescence et dilatation tubulaire) (au moins 0,2 fois l’exposition clinique chez l’humain adulte compte tenu de l’ASC). Les manifestations de toxicité rénale, non rapportées chez des animaux adultes, ont surtout été observées chez les ratons qui avaient reçu le dabrafénib avant le sevrage (avant l’âge de 22 jours).