


Monographie de produit - Braftovi
Modifications importantes apportées récemment à la monographie
| 2026-06 |
| 2026-06 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2025-07 |
| 2026-06 |
| 2026-06 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 5
- 1.
Indications ................................................................................................................. 5
1.1 Pédiatrie .................................................................................................................. 5
1.2 Gériatrie .................................................................................................................. 5
- 2. Contre-indications ...................................................................................................... 5
- 3. Encadré sur les mises en garde et précautions importantes ........................................ 6
- 4.
Posologie et administration ........................................................................................ 6
4.1 Considérations posologiques .................................................................................. 6
4.2 Posologie recommandée et ajustement posologique ............................................ 6
4.4 Administration ...................................................................................................... 11
4.5 Dose oubliée ......................................................................................................... 11
- 5. Surdose .................................................................................................................... 12
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 12
- 7.
Mises en garde et précautions .................................................................................. 12
Généralités ........................................................................................................................ 12
Cancérogenèse et génotoxicité ........................................................................................ 13
Appareil cardiovasculaire .................................................................................................. 14
Conduite et utilisation de machines ................................................................................. 15
Système endocrinien et métabolisme .............................................................................. 15
Système sanguin et lymphatique ...................................................................................... 16
Fonctions hépatique, biliaire et pancréatique .................................................................. 16
Fonction visuelle ............................................................................................................... 17
Santé reproductive ........................................................................................................... 17
Appareil cutané ................................................................................................................. 18
7.1 Populations particulières ...................................................................................... 18
7.1.1 Grossesse ............................................................................................................. 18
7.1.2 Allaitement .......................................................................................................... 19
7.1.3 Enfants et adolescents ........................................................................................ 19
7.1.4 Personnes âgées .................................................................................................. 19
- 8.
Effets indésirables .................................................................................................... 20
8.1 Aperçu des effets indésirables .............................................................................. 20
8.2 Effets indésirables observés au cours des études cliniques ................................. 21
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ......... 29
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 30
8.5 Effets indésirables observés après la commercialisation ..................................... 32
- 9.
Interactions médicamenteuses ................................................................................. 33
9.2 Aperçu des interactions médicamenteuses.......................................................... 33
9.4 Interactions médicament-médicament ................................................................ 34
9.5 Interactions médicament-aliment ........................................................................ 38
9.6 Interactions médicament-plante médicinale ....................................................... 38
9.7 Interactions médicament-examens de laboratoire .............................................. 38
- 10.
Pharmacologie clinique ............................................................................................ 38
10.1 Mode d’action ....................................................................................................... 38
10.2 Pharmacodynamie ................................................................................................ 39
10.3 Pharmacocinétique ............................................................................................... 39
- 11. Conservation, stabilité et mise au rebut .................................................................... 40
Partie 2 : Renseignements scientifiques ............................................................................... 41
- 13. Renseignements pharmaceutiques ........................................................................... 41
- 14.
Études cliniques ....................................................................................................... 42
14.1 Études cliniques par indication ............................................................................. 42
- 15. Microbiologie ........................................................................................................... 55
- 16. Toxicologie non clinique ........................................................................................... 55
Renseignements destinés aux patient·e·s............................................................................. 57
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
BRAFTOVI (encorafénib) est indiqué :
en association avec le binimétinib, pour le traitement des patients atteints d’un mélanome non résécable ou métastatique porteur d’une mutation V600 du gène BRAF objectivée par une épreuve validée.
Les données cliniques à l’appui de l’emploi de BRAFTOVI pour le traitement de patients porteurs d’une mutation V600 du gène BRAF ne portent que sur les mutations V600E et V600K.
- en association avec le cétuximab et mFOLFOX6, pour le traitement des patients atteints d’un cancer colorectal (CCR) métastatique porteur d’une mutation V600E du gène BRAF, objectivée par une épreuve validée.
- en association avec le cétuximab, pour le traitement des patients atteints d’un CCR métastatique porteur d’une mutation V600E du gène BRAF, objectivée par une épreuve validée, après un traitement antérieur.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : L’efficacité et l’innocuité de BRAFTOVI n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé d’indication pour cette population.
1.2 Gériatrie
Mélanome
Dans l’ensemble, aucune différence n’a été observée entre les patients âgés de 65 ans ou plus et les patients plus jeunes quant à l’innocuité ou à l’efficacité de BRAFTOVI administré en association avec le binimétinib (voir 7.1.4 Mises en garde et précautions, Populations particulières, Personnes âgées).
CCR métastatique
L’étude BEACON CRC, n’a pas permis de recueillir suffisamment de données concernant l’emploi de BRAFTOVI et du cétuximab chez les personnes de 65 ans ou plus pour établir une différence entre cette population et les patients plus jeunes quant à l’efficacité ou à l’innocuité (voir 7.1.4 Mises en garde et précautions, Populations particulières, Personnes âgées).
Dans l’étude BREAKWATER, les effets indésirables signalés plus souvent (écart ≥ 10 %) chez les patients de ≥ 65 ans que chez ceux de < 65 ans étaient les suivants : diarrhée, perte d’appétit, neutropénie, perte pondérale et hypomagnésémie (voir 7.1.4 Mises en garde et précautions, Populations particulières, Personnes âgées).
2. Contre-indications
BRAFTOVI (encorafénib) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3. Encadré sur les mises en garde et précautions importantes
Les effets indésirables importants ci-dessous ont été recensés lors d’études cliniques sur l’administration concomitante de BRAFTOVI (encorafénib) avec du binimétinib et/ou sur l’administration concomitante de BRAFTOVI avec du cétuximab et/ou sur l’administration concomitante de BRAFTOVI avec du cétuximab et mFOLFOX6 :
- Nouveau cancer primitif cutané (voir 7 Mises en garde et précautions, Cancérogenèse et génotoxicité)
- Hémorragies graves (voir 7 Mises en garde et précautions, Système sanguin et lymphatique)
- Uvéite (voir 7 Mises en garde et précautions, Fonction visuelle)
- Thromboembolie veineuse (voir 7 Mises en garde et précautions, Appareil cardiovasculaire)
- Allongement de l’intervalle QT (voir 7 Mises en garde et précautions, Appareil cardiovasculaire)
4. Posologie et administration
4.1 Considérations posologiques
Avant qu’un patient ne commence à prendre BRAFTOVI (encorafénib) en association avec le binimétinib ou le cétuximab ou avec le cétuximab et mFOLFOX6, il doit subir un test validé qui confirme qu’il est atteint d’un mélanome non résécable ou métastatique porteur d’une mutation V600 du gène BRAF ou d’un cancer colorectal métastatique porteur d’une mutation V600E du gène BRAF (voir 7 Mises en garde et précautions, Généralités, Stimulation des tumeurs porteuses d’un gène BRAF de type sauvage).
4.2 Posologie recommandée et ajustement posologique
Mélanome
La posologie recommandée pour BRAFTOVI est de 450 mg (6 capsules à 75 mg) 1 fois par jour, par voie orale, en association avec le binimétinib, jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables. BRAFTOVI peut être pris avec ou sans nourriture.
Consulter la monographie du binimétinib pour prendre connaissance des recommandations posologiques relatives à ce médicament.
CCR métastatique
La posologie recommandée pour BRAFTOVI est de 300 mg (4 capsules à 75 mg) 1 fois par jour, par voie orale, en association avec le cétuximab et mFOLFOX6 (leucovorine, fluorouracile et oxaliplatine) ou en association avec le cétuximab, jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables. BRAFTOVI peut être pris avec ou sans nourriture.
Posologie du cétuximab :
En association avec BRAFTOVI et mFOLFOX6 : administrer le cétuximab à des intervalles de 2 semaines.
- Doses initiale et subséquentes : 500 mg/m2 en perfusion intraveineuse de 120 minutes administrée toutes les 2 semaines.
En association avec BRAFTOVI : administrer le cétuximab en schéma hebdomadaire.
- Dose initiale : 400 mg/m2 en perfusion intraveineuse de 120 minutes;
- Doses subséquentes : 250 mg/m2 en perfusion de 60 minutes administrée chaque semaine.
Consulter la monographie de chaque agent thérapeutique administré en association avec BRAFTOVI pour prendre connaissance des recommandations posologiques, au besoin.
Modifications posologiques
La prise en charge des effets indésirables du traitement peut nécessiter une interruption temporaire ou l’abandon définitif de celui-ci, ou une réduction de la dose administrée (voir le tableau 1, le tableau 2 et le tableau 3).
Mélanome
En cas d’interruption du traitement par le binimétinib, ramener la dose de BRAFTOVI à 300 mg 1 fois par jour au maximum jusqu’à la reprise du traitement. Si l’administration du binimétinib est arrêtée définitivement, le traitement par BRAFTOVI doit l’être aussi.
Les recommandations relatives à la réduction de la dose de BRAFTOVI sont présentées dans le tableau 1.
Tableau 1 – Recommandations relatives à la réduction de la dose de BRAFTOVI (dans le traitement du mélanome)
| Mesure | Posologie recommandée |
| Première réduction de la dose | 300 mg (4 capsules à 75 mg) 1 fois par jour par voie orale |
| Deuxième réduction de la dose | 225 mg (3 capsules à 75 mg) 1 fois par jour par voie orale |
| Modifications subséquentes | Abandon définitif du traitement par BRAFTOVI si le patient est incapable de tolérer la prise de 225 mg (3 capsules à 75 mg) du médicament 1 fois par jour par voie orale |
Pour obtenir des renseignements sur la posologie du binimétinib et les modifications posologiques recommandées, consulter la monographie de ce médicament.
CCR métastatique
En cas d’abandon définitif du traitement par le cétuximab, cesser le traitement par BRAFTOVI s’il n’est associé à aucun autre médicament. Les réductions de la dose qui s’imposent en cas d’effets indésirables associés à BRAFTOVI sont présentées au tableau 2.
Tableau 2 – Recommandations relatives à la réduction de la dose de BRAFTOVI (dans le traitement du CCR métastatique)
| Mesure | Posologie recommandée |
| Première réduction de la dose | 225 mg (3 capsules à 75 mg) 1 fois par jour par voie orale |
| Deuxième réduction de la dose | 150 mg (2 capsules à 75 mg) 1 fois par jour par voie orale |
| Modifications subséquentes | Abandon définitif du traitement par BRAFTOVI si le patient est incapable de tolérer la prise de 150 mg (2 capsules à 75 mg) du médicament 1 fois par jour |
Pour obtenir des renseignements sur la posologie du cétuximab et de mFOLFOX6 ainsi que sur les modifications posologiques recommandées, consulter la monographie du cétuximab et celles de chaque composant de mFOLFOX6 (leucovorine, fluorouracile et oxaliplatine).
Mélanome et CCR métastatique
Les modifications posologiques qui s’imposent en cas d’effets indésirables associés à BRAFTOVI sont présentées au tableau 3.
Tableau 3 – Modifications posologiques recommandées pour BRAFTOVI en cas d’effets indésirables
| Sévérité de l’effet indésirable | Modification de la posologie de BRAFTOVI |
| Nouveau cancer primitif (voir 7 Mises en garde et précautions, Cancérogenèse et génotoxicité) | |
| Tumeur non cutanée porteuse d’une mutation du gène RAS | Cesser définitivement le traitement par BRAFTOVI. |
| Uvéite (voir 7 Mises en garde et précautions, Fonction visuelle) | |
| Devant une uvéite de grade 1 ou 2 qui ne répond pas à un traitement oculaire spécifique ou devant une uvéite de grade 3, interrompre le traitement par BRAFTOVI pendant une période maximale de 6 semaines.
|
| Cesser définitivement le traitement par BRAFTOVI. |
| Allongement de l’intervalle QTc (voir 7 Mises en garde et précautions, Appareil cardiovasculaire) | |
| Sévérité de l’effet indésirable | Modification de la posologie de BRAFTOVI |
| Interrompre le traitement par BRAFTOVI jusqu’à ce que l’intervalle QTcF soit ≤ 500 ms. Puis, reprendre le traitement à une dose réduite.
|
| Cesser définitivement le traitement par BRAFTOVI. |
| Hépatotoxicité | |
| Poursuivre le traitement par BRAFTOVI à la même dose.
|
| Voir Autres effets indésirables. |
| Effets indésirables cutanés | |
| S’il n’y a pas eu de régression en l’espace de 2 semaines, interrompre le traitement par BRAFTOVI jusqu’à une régression au grade 0 ou 1. Puis, reprendre le traitement à la même dose. |
| Interrompre le traitement par BRAFTOVI jusqu’à une régression au grade 0 ou 1. Puis, reprendre le traitement à la même dose, s’il s’agit du premier épisode, ou à une dose réduite, s’il s’agit d’une récurrence. |
| Cesser définitivement le traitement par BRAFTOVI. |
| Autres effets indésirables (y compris l’hémorragie) (voir 7 Mises en garde et précautions, Système sanguin et lymphatique) | |
| Interrompre le traitement par BRAFTOVI pendant une période maximale de 4 semaines.
|
| Sévérité de l’effet indésirable | Modification de la posologie de BRAFTOVI |
| Cesser définitivement le traitement par BRAFTOVI ou Interrompre le traitement par BRAFTOVI pendant une période maximale de 4 semaines.
|
| Envisager l’abandon définitif du traitement par BRAFTOVI. |
| Cesser définitivement le traitement par BRAFTOVI. |
ALAT : alanine aminotransférase; ASAT : aspartate aminotransférase
- a)
Version 4.03 des critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse
Events) du National Cancer Institute (CTCAE du NCI)
Il est déconseillé de modifier la dose de BRAFTOVI lorsqu’il est administré en association avec le binimétinib ou avec le cétuximab dans les cas suivants : nouveau cancer primitif cutané; effets indésirables oculaires autres que l’uvéite, l’iritis et l’iridocyclite; pneumopathie interstitielle / pneumonite; atteinte cardiaque; élévation du taux de créatine phosphokinase (CPK); rhabdomyolyse; et thromboembolie veineuse.
Pour obtenir des renseignements sur les modifications posologiques recommandées en cas d’effets indésirables associés au binimétinib, au cétuximab et à mFOLFOX6, consulter les monographies du binimétinib, du cétuximab et celles de chaque composant de mFOLFOX6 (leucovorine, fluorouracile et oxaliplatine).
Modifications posologiques en cas d’administration concomitante avec un inhibiteur puissant ou modéré de la CYP3A4
Éviter d’utiliser un inhibiteur puissant ou modéré de la CYP3A4 pendant le traitement par BRAFTOVI. Si cette utilisation concomitante est inévitable, réduire la dose de BRAFTOVI en suivant les recommandations fournies dans le tableau 4. Après une période de sevrage du traitement par l’inhibiteur de la CYP3A4 (l’équivalent de 3 à 5 demi-vies), rétablir la dose de BRAFTOVI qui était administrée avant l’instauration de ce traitement (voir 9 Interactions médicamenteuses).
Tableau 4 – Réductions de la dose de BRAFTOVI recommandées en cas d’administration concomitante avec un inhibiteur puissant ou modéré de la CYP3A4
| Dose prévue | Dose à administrer en cas | Dose à administrer en cas | ||||
| d’utilisation concomitante d’un | d’utilisation concomitante d’un | |||||
| inhibiteur modéré de la CYP3A4 | inhibiteur puissant de la CYP3A4 | |||||
| 450 mg | 225 mg | 150 mg | ||||
| 300 mga | 150 mg | 75 mg | ||||
| 225 mga | 75 mg | 75 mg | ||||
| 150 mg | 75 mg | 75 mgb | ||||
- a) Par dose prévue, on entend la dose réduite de BRAFTOVI à administrer en cas d’effets indésirables conformément aux recommandations posologiques fournies au tableau 1 (mélanome) et au tableau 2 (CCR métastatique)
- b) En principe, l’exposition à l’encorafénib, lorsqu’il est administré à raison de 75 mg 1 fois par jour en association avec un inhibiteur puissant de la CYP3A4, devrait être plus élevée que celle consécutive à l’administration de 150 mg 1 fois par jour sans inhibiteur de la CYP3A4 et comparable à celle consécutive à l’administration de 225 mg 1 fois par jour sans inhibiteur de la CYP3A4. Exercer une surveillance étroite des patients pour déceler tout effet indésirable; l’emploi de la dose de 150 mg avec un inhibiteur puissant de la CYP3A4 devra reposer sur le jugement du clinicien.
Populations particulières
Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans ou plus (voir 10.3 Pharmacologie clinique, Pharmacocinétique).
Insuffisance hépatique
La posologie recommandée de BRAFTOVI chez les patients qui présentent une insuffisance hépatique légère (classe A de Child-Pugh) est de 300 mg 1 fois par jour par voie orale (voir 10.3 Pharmacologie clinique, Pharmacocinétique). La dose qui serait à recommander en cas d’insuffisance hépatique modérée (classe B de Child-Pugh) ou sévère (classe C de Child-Pugh) n’a pas encore été établie.
Insuffisance rénale
Aucun ajustement posologique n’est recommandé en cas d’insuffisance rénale légère ou modérée (clairance de la créatinine [ClCr] = 30 à < 90 mL/min) (voir 10.3 Pharmacologie clinique, Pharmacocinétique). La dose qui serait à recommander en cas d’insuffisance rénale sévère (ClCr < 30 mL/min) n’a pas encore été établie.
Enfants et adolescents
Santé Canada n’a pas autorisé d’indication de BRAFTOVI pour la population pédiatrique (voir 1.1 Indications, Pédiatrie).
4.4 Administration
Les capsules BRAFTOVI (encorafénib) doivent être avalées entières avec de l’eau et peuvent être prises avec ou sans nourriture. Il faut éviter de consommer du jus de pamplemousse pendant le traitement par l’encorafénib (voir 9 Interactions médicamenteuses).
4.5 Dose oubliée
Si le patient oublie une dose de BRAFTOVI et qu’il lui reste moins de 12 heures avant l’administration de la prochaine dose, il doit sauter la dose oubliée. Ne pas prendre de dose additionnelle de BRAFTOVI en cas de vomissements après l’administration; prendre la dose suivante au moment prévu.
5. Surdose
Aucun traitement particulier n’est recommandé en cas de surdosage de BRAFTOVI (encorafénib). Étant donné que l’encorafénib se lie aux protéines plasmatiques dans une proportion de 86 %, une hémodialyse se révélera probablement inefficace pour le traitement d’un surdosage de BRAFTOVI.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 5 – Formes pharmaceutiques, teneurs et composition
Capsules de gélatine dure de BRAFTOVI à 75 mg
Lettre « A » dans une police stylisée sur le capuchon beige et « LGX 75mg » sur le corps blanc de la capsule. Les capsules BRAFTOVI sont offertes en flacons de 60 et de 90.
7. Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
BRAFTOVI (encorafénib) est indiqué en association avec le binimétinib pour le traitement du mélanome non résécable ou métastatique. BRAFTOVI (encorafénib) est indiqué en association avec le cétuximab, ou avec le cétuximab et mFOLFOX6, pour le traitement du CCR métastatique. Pour obtenir des renseignements additionnels sur les mises en garde et les précautions relatives au traitement par le binimétinib, le cétuximab ou chaque composant de mFOLFOX6 (leucovorine, fluorouracile et oxaliplatine), consulter la monographie de ces médicaments.
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| teneur/ | ||||
| composition | ||||
| Orale | Capsule / 75 mg | Dioxyde de silice colloïdale, copovidone, crospovidone, oxyde ferrosoferrique, gélatine, oxyde de fer rouge, oxyde de fer jaune, stéarate de magnésium d’origine végétale, cellulose microcristalline, vernis pharmaceutique, poloxamère 188, propylèneglycol, acide succinique, dioxyde de titane. | ||
Pour déterminer si les patients sont de bons candidats au traitement par BRAFTOVI, il faut confirmer la présence d’une mutation V600 du gène BRAF au moyen d’une épreuve validée.
Stimulation des tumeurs porteuses d’un gène BRAF de type sauvage
Des expériences menées in vitro ont mis en évidence une activation paradoxale de la voie de signalisation des MAP kinases au sein de cellules porteuses d’un gène BRAF de type sauvage qui avaient été exposées à des inhibiteurs de BRAF et une augmentation de la prolifération de ces cellules. Par conséquent, il faut confirmer la présence d’une mutation V600 du gène BRAF avant d’instaurer un traitement par BRAFTOVI.
Risques associés à l’utilisation de BRAFTOVI en monothérapie
Mélanome
L’utilisation de BRAFTOVI en monothérapie accroît le risque de certains effets indésirables de ce médicament, comparativement à son utilisation en association avec le binimétinib. Pendant l’étude COLUMBUS, des effets indésirables cutanés de grade 3 ou 4 sont survenus chez 21 % des patients qui ont reçu BRAFTOVI en monothérapie, alors que de tels effets n’ont été observés que chez 2 % des patients qui ont reçu BRAFTOVI en association avec le binimétinib (voir 7 Mises en garde et précautions, Cancérogenèse et génotoxicité et 8 Effets indésirables).
En cas d’interruption temporaire ou d’abandon définitif du traitement par le binimétinib, réduire la dose de BRAFTOVI ou cesser de l’administrer, conformément aux recommandations en la matière (voir 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
CCR métastatique
Au cours des études BEACON CRC et BREAKWATER, aucun patient n’a reçu BRAFTOVI en monothérapie.
Risques liés au traitement d’association
BRAFTOVI est indiqué pour un emploi dans le cadre d’un schéma en association avec le binimétinib, avec le cétuximab ou avec le cétuximab et mFOLFOX6. Consulter les monographies du binimétinib, du cétuximab et de chaque composant de mFOLFOX6 pour obtenir des renseignements supplémentaires sur les risques.
Cancérogenèse et génotoxicité
Nouveaux cancers primitifs
De nouveaux cancers primitifs cutanés et non cutanés ont été observés chez des patients qui recevaient un inhibiteur de BRAF. Ce type d’effet indésirable peut être entraîné par BRAFTOVI.
Cancers cutanés
Lors de l’essai COLUMBUS, des cas de carcinome épidermoïde cutané, y compris des cas de kérato-acanthome, ont été observés chez 2,6 % des patients qui ont reçu BRAFTOVI en association avec le binimétinib, et des cas de carcinome basocellulaire ont été observés chez 1,6 % de ces patients. Le temps médian écoulé avant l’apparition d’un premier carcinome épidermoïde cutané / kérato-acanthome était de 5,8 mois (min.-max. : 1-9 mois) (voir 8 Effets indésirables).
Chez les patients qui ont reçu BRAFTOVI en monothérapie, le taux de carcinome épidermoïde cutané / kérato-acanthome a été de 8 %, le taux de carcinome basocellulaire, de 1 %, et le taux de nouveau mélanome primitif, de 5 %.
Dans le cadre de l’essai BEACON CRC, chez les patients qui ont reçu BRAFTOVI avec du cétuximab, le taux de carcinome épidermoïde cutané / kérato-acanthome a été de 1,4 %, et le taux de nouveau mélanome primitif, de 1,4 %.
Dans le cadre de l’étude BREAKWATER, chez les patients qui ont reçu BRAFTOVI avec du cétuximab et mFOLFOX6, les taux de nævus mélanique, de papillome cutané, de carcinome basocellulaire, de carcinome épidermoïde cutané, de kérato-acanthome et de mélanome malin in situ ont été respectivement de 5,6 %, 3,0 %, 1,3 %, 0,9 %, 0,4 % et 0,4 %.
Effectuer des examens de la peau avant l’instauration du traitement, puis tous les 2 mois pendant le traitement et jusqu’à 6 mois après la fin de celui-ci. Toute lésion cutanée suspecte devra être excisée et soumise à un examen dermatopathologique. Demander aux patients d’informer sans tarder leur médecin de l’apparition de nouvelles lésions cutanées. Il est déconseillé de modifier la dose administrée en cas d’apparition d’un nouveau cancer primitif cutané.
Cancers non cutanés
Étant donné son mode d’action, BRAFTOVI peut être un agent promoteur des tumeurs associées à l’activation du gène RAS suivant divers mécanismes (mutations, entre autres). Surveiller les patients qui reçoivent BRAFTOVI en vue de déceler tout signe ou symptôme de tumeur non cutanée. Cesser définitivement le traitement par BRAFTOVI en cas d’apparition d’une tumeur non cutanée porteuse d’une mutation du gène RAS (voir 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Appareil cardiovasculaire
Allongement de l’intervalle QT
Chez certains patients, le traitement par BRAFTOVI est associé à un allongement de l’intervalle QTc qui est fonction de la dose (voir 10.2 Pharmacologie clinique, Pharmacodynamie, Électrophysiologie cardiaque). Lors d’une analyse de l’innocuité regroupant les données de plusieurs études, un allongement de l’intervalle QTcF > 500 ms a été mesuré chez 0,7 % des patients (2 patients sur 268) qui ont reçu BRAFTOVI en association avec le binimétinib.
Lors de l’essai BEACON CRC, un allongement de l’intervalle QTcF a été mesuré chez 3,2 % des patients (7 patients sur 216) qui ont reçu BRAFTOVI en association avec le cétuximab.
Lors de l’étude BREAKWATER, un allongement de l’intervalle QTcF > 500 ms a été mesuré chez 4,0 % des patients (9 patients sur 226) qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6. Un allongement de l’intervalle QT à l’électrocardiographie a été signalé chez 4,7 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6.
Surveiller les patients qui présentent un allongement de l’intervalle QTc ou qui sont exposés à un risque élevé d’une telle anomalie, y compris les patients dont on sait qu’ils sont atteints d’un syndrome du QT long, d’une bradyarythmie d’importance clinique ou d’une insuffisance cardiaque sévère ou non maîtrisée et les patients qui prennent d’autres médicaments associés à un allongement de l’intervalle QT. Corriger toute hypokaliémie et toute hypomagnésémie avant et pendant l’administration de BRAFTOVI. Réduire la dose administrée, interrompre le traitement ou cesser définitivement celui-ci en cas d’intervalle QTc > 500 ms (voir 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Thromboembolie veineuse (TEV)
Lors de l’essai COLUMBUS, des cas de TEV ont été observés chez 6 % des patients qui ont reçu du binimétinib en association avec BRAFTOVI, et une embolie pulmonaire s’est déclarée chez 3,1 % de ces patients. Consulter la monographie du binimétinib.
Lors de l’essai BEACON CRC, des cas de TEV ont été observés chez 3,2 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab, et une embolie pulmonaire s’est déclarée chez 1,4 % de ces patients.
Lors de l’essai BREAKWATER, des cas de TEV ont été observés chez 9,5 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6, et une embolie pulmonaire s’est déclarée chez 3,9 % de ces patients.
Conduite et utilisation de machines
Aucune étude n’a été réalisée en vue d’évaluer les effets de BRAFTOVI sur la capacité de conduire un véhicule ou de faire fonctionner des machines. BRAFTOVI pourrait influer légèrement sur la capacité à conduire et à utiliser des machines. Étant donné que des accès de fatigue et de troubles visuels ont été signalés durant le traitement par BRAFTOVI, les patients qui sont traités par ce médicament doivent faire preuve de prudence lorsqu’ils prennent le volant ou qu’ils utilisent une machine potentiellement dangereuse.
Système endocrinien et métabolisme
Hyperglycémie
Une hyperglycémie peut survenir chez certains patients traités par BRAFTOVI. Lors de l’essai COLUMBUS, une élévation notable sur le plan clinique du taux sérique de glucose à jeun a été signalée chez 12,9 % des patients traités par BRAFTOVI en association avec le binimétinib; une hyperglycémie à jeun de grade 3 ou 4 a été signalée chez 5,2 % d’entre eux.
Lors de l’essai BEACON CRC, des hyperglycémies de grade 3 ou 4, établies d’après les analyses de laboratoire, ont été signalées chez 5,6 % des patients traités par BRAFTOVI en association avec le cétuximab.
Lors de l’étude BREAKWATER, des hyperglycémies de grade 3 ou 4, établies d’après les analyses de laboratoire, ont été signalées chez 10,5 % des patients traités par BRAFTOVI en association avec le cétuximab et mFOLFOX6.
Il convient de surveiller régulièrement la glycémie des patients atteints de diabète ou d’hyperglycémie et d’ajuster le traitement antidiabétique en conséquence. Il faut conseiller aux patients de signaler tout symptôme d’hyperglycémie sévère, comme une soif excessive ou toute augmentation du volume ou de la fréquence de leurs mictions.
Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale (SLT), qui peut être mortel, ont été signalés au cours des essais cliniques et dans le cadre du programme de pharmacovigilance chez des patients traités par BRAFTOVI (encorafénib) en association avec le binimétinib et en association avec le cétuximab. Les facteurs de risque comprennent : charge tumorale élevée, insuffisance rénale chronique préexistante, oligurie, déshydratation, hypotension et acidurie. Les patients présentant des facteurs de risque de SLT doivent faire l’objet d’une surveillance étroite, et une hydratation prophylactique doit être envisagée. Le SLT doit être traité rapidement, en fonction du tableau clinique.
Système sanguin et lymphatique
Hémorragie
Des hémorragies peuvent survenir chez certains patients qui reçoivent BRAFTOVI. Lors de l’essai COLUMBUS, des épisodes hémorragiques ont été observés chez 19 % des patients qui ont reçu BRAFTOVI en association avec le binimétinib, et ces épisodes étaient de grade ≥ 3 chez 3,2 % d’entre eux. Les manifestations hémorragiques les plus fréquentes ont été les hémorragies gastro-intestinales, notamment les hémorragies rectales (4,2 %), les hématochésies (3,1 %) et les hémorragies hémorroïdaires (1 %). Des cas d’hématurie ont été signalés chez 2,6 % des patients. Des cas d’hémorragie cérébrale fatale associée à l’apparition ou à la progression de métastases cérébrales ont été observés chez 1,6 % des patients.
Lors de l’essai BEACON CRC, des épisodes hémorragiques ont été observés chez 19 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab, et ces épisodes étaient de grade ≥ 3 chez 1,9 % d’entre eux (il s’agissait d’hémorragies gastro-intestinales mortelles chez 0,5 % des patients). Les manifestations hémorragiques les plus fréquentes ont été les épistaxis (6,9 %), les hématochésies (2,3 %) et les hémorragies rectales (2,3 %),
Lors de l’étude BREAKWATER, des épisodes hémorragiques ont été observés chez 34,1 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6, et ces épisodes étaient de grade 3 ou 4 chez 2,6 % d’entre eux. Les manifestations hémorragiques les plus fréquentes (> 3 %) ont été les épistaxis (17,7 %), les hémorragies gingivales (4,3 %), l’hématurie (4,3 %), les hémorragies rectales (3,9 %) et les hémorragies hémorroïdales (3,4 %).
Réduire la dose administrée, interrompre le traitement par BRAFTOVI ou cesser définitivement celui-ci en fonction de la sévérité de l’effet indésirable (voir 4.2 Posologie et administration, Posologie recommandée et ajustement posologique et 8 Effets indésirables).
Fonctions hépatique, biliaire et pancréatique
Hépatotoxicité
Une hépatotoxicité peut survenir chez certains patients qui reçoivent BRAFTOVI. Dans le cadre de l’essai COLUMBUS, les incidences des élévations de grade 3 ou 4 des paramètres sériques aux épreuves de la fonction hépatique enregistrées chez les patients qui ont reçu BRAFTOVI en association avec le binimétinib étaient les suivantes : 6 % dans le cas du taux d’alanine aminotransférase (ALAT), 2,6 % dans le cas du taux d’aspartate aminotransférase (ASAT) et 0,5 % dans le cas du taux de phosphatase alcaline. Il n’y a eu aucun cas d’élévation de grade 3 ou 4 du taux de bilirubine.
Dans le cadre de l’essai BEACON CRC, les incidences des élévations de grade 3 ou 4 des paramètres sériques aux épreuves de la fonction hépatique enregistrées chez les patients qui ont reçu BRAFTOVI en association avec le cétuximab étaient les suivantes : 1,4 % dans le cas du taux d’ASAT, 4,2 % dans le cas du taux de phosphatase alcaline et 2,3 % dans le cas du taux de bilirubine. Il n’y a eu aucun cas d’élévation de grade 3 ou 4 du taux d’ALAT.
Dans le cadre de l’étude BREAKWATER, les incidences d’élévations de grade 3 ou 4 des paramètres sériques aux épreuves de la fonction hépatique consignées chez les patients qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6 étaient les suivantes : 2,6 % pour le taux de phosphatase alcaline, 1,8 % pour le taux de bilirubine, 1,3 % pour le taux d’ALAT et 1,3 % pour le taux d’ASAT.
Surveiller les résultats des épreuves de la fonction hépatique avant l’instauration du traitement par BRAFTOVI, puis tous les mois pendant le traitement, et à la fréquence dictée par l’état clinique du patient. Réduire la dose administrée, interrompre le traitement ou cesser définitivement celui-ci en fonction de la sévérité de l’effet indésirable (voir 4.2 Posologie et administration, Posologie recommandée et ajustement posologique et 8 Effets indésirables).
Fonction visuelle
Uvéite
Des cas d’uvéite, y compris des cas d’iritis et d’iridocyclite, ont été signalés chez des patients qui ont reçu BRAFTOVI en association avec le binimétinib. Lors de l’essai COLUMBUS, l’incidence de l’uvéite s’est établie à 4 % chez les patients qui ont reçu BRAFTOVI en association avec le binimétinib.
Lors de l’étude BREAKWATER, l’incidence d’uvéite s’est établie à 0,4 % chez les patients qui ont reçu BRAFTOVI en association avec du cétuximab et mFOLFOX6.
Il faut évaluer les patients à chaque visite afin de déceler tout symptôme évocateur de l’apparition ou de l’aggravation d’un trouble visuel. Si un symptôme évocateur de l’apparition ou de l’aggravation d’un trouble visuel (p. ex., baisse de la vision centrale, vision brouillée ou perte de la vue) est décelé, il est recommandé d’effectuer un examen ophtalmologique dans les plus brefs délais. Réduire la dose administrée, interrompre le traitement ou cesser définitivement celui-ci en fonction de la sévérité de l’effet indésirable (voir 4.2 Posologie et administration, Posologie recommandée et ajustement posologique et 8 Effets indésirables).
Santé reproductive
Test de grossesse
Les femmes aptes à procréer doivent subir un test de grossesse avant l’instauration du traitement par BRAFTOVI.
Fertilité
Aucune donnée n’a été recueillie chez l’humain quant à l’effet de BRAFTOVI sur la fertilité. D’après les effets constatés chez des rats mâles en cas d’une exposition à l’encorafénib à peu près équivalente à 13 fois l’exposition observée chez l’humain à la dose clinique (450 mg), l’utilisation de BRAFTOVI peut altérer la fertilité des hommes (voir 16 Toxicologie non clinique).
Risque tératogène
Contraception
BRAFTOVI peut être nocif pour le fœtus lorsqu’il est administré à la femme enceinte (voir 7.1.1 Mises en garde et précautions, Grossesse). Il faut conseiller aux femmes aptes à procréer d’utiliser une méthode de contraception efficace pendant le traitement par BRAFTOVI et pendant les 2 semaines qui suivent l’administration de la dernière dose du médicament. Conseiller aux patientes d’utiliser une méthode de contraception non hormonale, puisque BRAFTOVI peut rendre les contraceptifs hormonaux inefficaces (voir 9 Interactions médicamenteuses).
Il faut conseiller aux hommes dont la partenaire est enceinte, possiblement enceinte ou apte à procréer d’utiliser une méthode de contraception barrière efficace pendant le traitement par BRAFTOVI et pendant au moins 1 semaine après la prise de la dernière dose du traitement.
Appareil cutané
Nouveaux cancers primitifs cutanés
De nouveaux cancers primitifs cutanés ont été observés chez des patients qui recevaient un inhibiteur de BRAF. Ce type d’effet indésirable peut être entraîné par BRAFTOVI (voir 7 Mises en garde et précautions, Cancérogenèse et génotoxicité).
Réactions indésirables cutanées sévères
Des réactions indésirables cutanées sévères (SCAR) – dont le syndrome de Stevens-Johnson, la nécrolyse épidermique toxique, la toxidermie avec éosinophilie et symptômes généraux et la pustulose exanthématique aiguë généralisée –, qui peuvent menacer la vie, ont été rapportées chez des patients recevant de l’encorafénib en association avec du binimétinib ou du cétuximab. Avant le début du traitement, les patients doivent être informés des signes et des symptômes des réactions cutanées et faire l’objet d’une surveillance attentive. Si des signes et des symptômes évocateurs de SCAR apparaissent, il faut cesser immédiatement le traitement par l’encorafénib et le binimétinib ou le cétuximab.
Éruptions cutanées
Des éruptions cutanées peuvent survenir chez certains patients qui reçoivent BRAFTOVI. Lors de l’essai COLUMBUS, l’incidence d’éruptions cutanées s’est établie à 25,9 % chez les patients qui ont reçu BRAFTOVI en association avec le binimétinib; 1,0 % des patients ont subi des éruptions cutanées de grade 3 ou 4.
Lors de l’essai BEACON CRC, l’incidence d’éruptions cutanées s’est établie à 11,6 % chez les patients qui ont reçu BRAFTOVI en association avec le cétuximab. Il n’y a eu aucun cas d’éruptions cutanées de grade 3 ou 4.
Lors de l’étude BREAKWATER, l’incidence d’éruptions cutanées s’est établie à 36,2 % chez les patients qui ont reçu BRAFTOVI en association avec du cétuximab et mFOLFOX6. Des éruptions cutanées de grade 3 ou 4 sont apparues chez 1,3 % des patients.
Procéder à un examen de la peau avant la mise en route du traitement par BRAFTOVI et à intervalles réguliers pendant celui-ci. Réduire la dose administrée, interrompre le traitement par BRAFTOVI ou cesser définitivement celui-ci en fonction de la sévérité de l’effet indésirable (voir 4.2 Posologie et administration, Posologie recommandée et ajustement posologique et 8 Effets indésirables).
7.1 Populations particulières
7.1.1 Grossesse
On ne dispose d’aucune donnée concernant l’effet de BRAFTOVI (encorafénib) sur la grossesse chez l’être humain. Étant donné son mode d’action et les résultats des études sur la reproduction animale, BRAFTOVI peut être nocif pour le fœtus lorsqu’il est administré à la femme enceinte (voir
10.1 Pharmacologie clinique, Mode d’action et 16 Toxicologie non clinique). BRAFTOVI ne doit pas être administré aux femmes enceintes. Les patientes qui deviennent enceintes durant le traitement doivent être informées des risques auxquels le fœtus pourrait être exposé.
7.1.2 Allaitement
On ne dispose d’aucune donnée sur la présence de l’encorafénib ou de ses métabolites dans le lait maternel ou sur les effets de l’encorafénib sur le nourrisson allaité ou sur la production de lait. Comme de nombreux médicaments sont excrétés dans le lait maternel humain, un risque pour l’enfant allaité ne peut être exclu. Conseiller aux femmes de ne pas allaiter pendant le traitement par BRAFTOVI ni au cours des 2 semaines qui suivent l’administration de la dernière dose du médicament.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’efficacité et l’innocuité de BRAFTOVI n’ont pas été établies dans la population pédiatrique. Santé Canada n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Parmi les 690 patients atteints d’un mélanome porteur d’une mutation du gène BRAF qui ont reçu BRAFTOVI 1 fois par jour, à des doses comprises entre 300 et 600 mg, en association avec le binimétinib (45 mg 2 fois par jour), dans le cadre de divers essais cliniques, on comptait 20 % de patients âgés de 65 à 74 ans et 8 % de patients âgés de 75 ans ou plus.
Dans l’ensemble, aucune différence n’a été observée entre les patients âgés de plus de 65 ans et les patients plus jeunes quant à l’innocuité ou à l’efficacité de BRAFTOVI administré en association avec le binimétinib. Les effets indésirables les plus fréquents et dont l’incidence était plus élevée chez les patients de 65 ans ou plus que chez ceux de moins de 65 ans étaient la diarrhée, le prurit ainsi que l’élévation des taux de gamma-glutamyltranspeptidase (GGT) et de phosphatase alcaline.
Des 232 patients atteints d’un CCR métastatique porteur d’une mutation V600E du gène BRAF qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6, 84 (36 %) avaient 65 ans ou plus et 16 (7 %) avaient 75 ans ou plus.
Lors de l’étude BREAKWATER, aucune différence n’a été observée dans l’ensemble entre les patients âgés de plus de 65 ans et les patients plus jeunes quant à l’efficacité de BRAFTOVI administré en association avec le cétuximab et mFOLFOX6. Les effets indésirables signalés plus souvent (écart ≥ 10 %) chez les patients de ≥ 65 ans que chez ceux de < 65 ans étaient les suivants : diarrhée (48,8 % vs 37,8 %), perte d’appétit (45,2 % vs 33,1 %), neutropénie (33,3 % vs 18,9 %), perte pondérale (27,4 % vs 14,2 %) et hypomagnésémie (23,8 % vs 12,2 %).
Des 216 patients atteints d’un CCR métastatique porteur d’une mutation V600E du gène BRAF qui avaient reçu BRAFTOVI à 300 mg 1 fois par jour avec du cétuximab dans l’étude BEACON CRC, 29 % étaient âgés de 65 à 75 ans, et 9 % avaient 75 ans ou plus.
Le nombre de patients de 65 ans ou plus ayant participé à l’étude BEACON CRC n’était pas suffisant pour permettre d’établir des différences entre cette population et les patients plus jeunes quant à l’efficacité ou à l’innocuité.
8. Effets indésirables
8.1 Aperçu des effets indésirables
Mélanome non résécable ou métastatique porteur d’une mutation V600E du gène BRAF – BRAFTOVI administré en association avec le binimétinib
L’innocuité de BRAFTOVI (encorafénib) administré en association avec le binimétinib a été décrite chez 192 patients atteints d’un mélanome non résécable ou métastatique porteur d’une mutation V600 du gène BRAF qui ont reçu BRAFTOVI (450 mg 1 fois par jour) en association avec le binimétinib (45 mg 2 fois par jour) dans le cadre d’un essai comparatif avec traitement actif, sans insu et à répartition aléatoire (essai COLUMBUS).
Les effets indésirables (≥ 20 %) les plus fréquents chez les patients qui ont reçu BRAFTOVI en association avec le binimétinib étaient la fatigue, les nausées, la diarrhée, les vomissements, la constipation, la douleur abdominale, les céphalées, les éruptions cutanées, l’hyperkératose, l’élévation du taux sanguin de créatine kinase (CK), l’arthralgie, la myopathie et un trouble visuel.
Des effets indésirables de grade 3 ou 4 ont été signalés chez 57,8 % des patients traités par BRAFTOVI en association avec du binimétinib et chez 63,4 % des patients traités par du vémurafénib. Des effets indésirables ont mené à l’interruption du traitement par BRAFTOVI chez 30 % des patients qui ont reçu BRAFTOVI en association avec le binimétinib; il s’agissait le plus souvent de nausées (7 %), de vomissements (7 %) et de pyrexie (4 %). En tout, 14 % des patients qui ont reçu BRAFTOVI en association avec le binimétinib ont subi des effets indésirables ayant nécessité une réduction de la dose de BRAFTOVI, dont les plus fréquents étaient l’arthralgie (2 %), la fatigue (2 %) et les nausées (2 %). Par ailleurs, 5 % des patients qui ont reçu BRAFTOVI en association avec le binimétinib ont été aux prises avec des effets indésirables ayant mené à l’abandon définitif du traitement par BRAFTOVI; il s’agissait le plus souvent de cas d’hémorragie (2 %) et de céphalées (1 %).
CCR métastatique porteur d’une mutation V600E du gène BRAF – BRAFTOVI administré en association avec le cétuximab et mFOLFOX6
L’innocuité de BRAFTOVI à 300 mg 1 fois par jour administré en association avec le cétuximab (500 mg/m2 toutes les 2 semaines) et mFOLFOX6 a été évaluée chez 232 patients atteints d’un CCR métastatique porteur d’une mutation V600E du gène BRAF dans le cadre d’un essai comparatif avec traitement actif, sans insu et à répartition aléatoire (essai BREAKWATER).
Les effets indésirables les plus fréquents (≥ 20 %) de BRAFTOVI utilisé en association avec le cétuximab et mFOLFOX6 ont été la neuropathie périphérique, les nausées, la fatigue, l’anémie, la diarrhée, la perte d’appétit, les vomissements, les éruptions cutanées, les hémorragies (voir 7 Mises en garde et précautions, Système sanguin et lymphatique), l’arthralgie, la douleur abdominale, la pyrexie, la constipation, l’alopécie, la sécheresse cutanée, la dermatite acnéiforme, la myopathie et l’élévation du taux de lipase.
Des effets indésirables de grade 3 ou 4 ont été signalés chez 81,5 % des patients recevant BRAFTOVI en association avec le cétuximab et mFOLFOX6 et chez 66,8 % des patients recevant les traitements de référence (mFOLFOX6 ± bévacizumab ou FOLFOXIRI ± bévacizumab ou CAPOX ± bévacizumab).
Des effets indésirables graves ont été signalés chez 46,1 % des patients recevant BRAFTOVI en association avec le cétuximab et mFOLFOX6 et chez 38,9 % des patients recevant les traitements de référence. Les effets indésirables graves signalés chez > 3 % des patients recevant BRAFTOVI en association avec le cétuximab et mFOLFOX6 ont été l’occlusion intestinale (4,7 %), la pyrexie (3,9 %) ainsi que l’anémie et la progression de la maladie (3,4 % dans chaque cas).
Une obstruction intestinale mortelle est survenue chez 0,9 % des patients ayant reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6, ainsi qu’une perforation du gros intestin mortelle et une perforation gastro-intestinale (chez 0,4 % des patients dans chaque cas). Ces manifestations ont été jugées attribuables à la maladie sous-jacente à l’étude et à ses complications, et non au traitement.
Des effets indésirables ont mené à l’interruption du traitement par BRAFTOVI chez 67,7 % des patients recevant BRAFTOVI en association avec le cétuximab et mFOLFOX6; les plus fréquents (≥ 5 %) ont été l’anémie (9,1 %), la pyrexie (8,6 %), la COVID-19 (7,8 %), la neutropénie (6,9 %), la baisse du nombre de neutrophiles (6,5 %) et la diarrhée (5,2 %). Des effets indésirables ont nécessité une réduction de la dose de BRAFTOVI chez 25,4 % des patients recevant BRAFTOVI en association avec le cétuximab et mFOLFOX6; les plus fréquents (≥ 2 %) ont été l’anémie, l’arthralgie, une hausse du taux de lipase (2,6 % chacun) de même que des nausées, une neurotoxicité et des vomissements (2,2 % chacun). Un effet indésirable a mené à l’abandon définitif du traitement par BRAFTOVI chez 13,8 % des patients recevant BRAFTOVI en association avec le cétuximab et mFOLFOX6; il s’agissait le plus souvent (≥ 1 %) d’une hausse du taux de lipase (2,2 %) et d’une progression de la maladie (1,3 %).
CCR métastatique porteur d’une mutation V600E du gène BRAF – BRAFTOVI administré en association avec le cétuximab
L’innocuité de BRAFTOVI (à 300 mg 1 fois par jour) administré en association avec le cétuximab (à la dose initiale de 400 mg/m2, puis à raison de 250 mg/m2 chaque semaine) a été évaluée chez 216 patients atteints d’un CCR métastatique porteur d’une mutation V600E du gène BRAF dans le cadre d’un essai comparatif avec traitement actif, sans insu et à répartition aléatoire (essai BEACON CRC).
Les effets indésirables les plus fréquents (≥ 20 %) chez les patients qui ont reçu BRAFTOVI en association avec le cétuximab étaient les nausées, la diarrhée, la fatigue, la dermatite acnéiforme, les vomissements, la perte d’appétit, la douleur abdominale et l’asthénie.
Des effets indésirables de grade 3 ou 4 ont été signalés chez 50 % des patients traités par BRAFTOVI en association avec le cétuximab et chez 61 % des patients qui ont reçu l’association irinotécan-cétuximab ou des perfusions de 5-fluorouracile / acide folinique / irinotécan (protocole FOLFIRI) / cétuximab (traitement de comparaison). Des effets indésirables ont mené à l’interruption du traitement par BRAFTOVI chez 14,8 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab; il s’agissait le plus souvent de vomissements, de fatigue et de pyrexie. En tout, 5,1 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab ont subi des effets indésirables ayant nécessité une réduction de la dose de BRAFTOVI, dont les plus fréquents étaient la fatigue, la neuropathie périphérique et l’arthralgie. Par ailleurs, l’un des patients qui ont reçu BRAFTOVI en association avec le cétuximab a été aux prises avec un effet indésirable ayant mené à l’abandon définitif du traitement par BRAFTOVI; il s’agissait d’un cas de neuropathie périphérique (0,5 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Mélanome non résécable ou métastatique
L’innocuité de BRAFTOVI administré en association avec le binimétinib a été décrite chez 192 patients atteints d’un mélanome non résécable ou métastatique porteur d’une mutation V600 du gène BRAF qui ont reçu BRAFTOVI (450 mg 1 fois par jour) en association avec le binimétinib (45 mg 2 fois par jour) dans le cadre d’un essai de phase III comparatif avec traitement actif, sans insu et à répartition aléatoire (essai COLUMBUS). Les patients ont été répartis aléatoirement (selon un rapport de 1:1:1) pour recevoir BRAFTOVI en association avec le binimétinib (aux posologies décrites ci-dessus), BRAFTOVI à raison de 300 mg 1 fois par jour ou le vémurafénib à raison de 960 mg 2 fois par jour (voir 14. Études cliniques). Chez les patients sous BRAFTOVI en association avec le binimétinib, l’âge médian était de 57,0 ans; 40,1 % de ces patients étaient de sexe féminin, et 70,8 % avaient un indice fonctionnel ECOG initial de 0. Les données démographiques étaient comparables chez les patients du groupe témoin (voir 14. Études cliniques). Les patients qui présentaient les caractéristiques suivantes ont été exclus de l’essai COLUMBUS : antécédents de syndrome de Gilbert, anomalie de la fraction d’éjection ventriculaire gauche, allongement de l’intervalle QTc (> 480 ms), hypertension non maîtrisée et signes évocateurs d’une occlusion veineuse rétinienne ou antécédents d’une telle occlusion. La durée médiane de l’exposition au traitement a été de 11,8 mois chez les patients qui ont reçu BRAFTOVI en association avec le binimétinib et de 6,2 mois chez ceux qui ont reçu le vémurafénib.
Le tableau 6 fait état des effets indésirables observés lors de l’essai COLUMBUS.
Tableau 6 – Effets indésirables survenus chez ≥ 10 % des patients qui ont reçu BRAFTOVI en association avec le binimétinib lors de l’essai COLUMBUSa
| Effet indésirable | BRAFTOVI | |||
| Vémurafénib | ||||
| + binimétinib | ||||
| N = 186 | ||||
| N = 192 | ||||
| Tous grades | Grades | Tous grades | Grades | |
| confondus | 3 et 4b | confondus | 3 et 4 | |
| (%) | (%) | (%) | (%) | |
| Affections hématologiques et lymphatiques | ||||
| Anémie | 15 | 4 | 8 | 2 |
| Troubles oculaires | ||||
Décollement de l’épithélium pigmentaire rétinien | 20 | 3 | 2 | 0 |
| Troubles visuels | 20 | 0 | 2 | 0 |
| Affections gastro-intestinales | ||||
| Nausées | 41 | 2 | 34 | 2 |
| Diarrhée | 37 | 3 | 34 | 2 |
| Vomissementsc | 30 | 2 | 16 | 1 |
| Effet indésirable | BRAFTOVI | |||
| Vémurafénib | ||||
| + binimétinib | ||||
| N = 186 | ||||
| N = 192 | ||||
| Tous grades | Grades | Tous grades | Grades | |
| confondus | 3 et 4b | confondus | 3 et 4 | |
| (%) | (%) | (%) | (%) | |
| Douleur abdominalec | 28 | 4 | 16 | 1 |
| Constipation | 22 | 0 | 7 | < 1 |
| Troubles généraux et anomalies au point d’administration | ||||
| Fatiguec | 43 | 3 | 46 | 7 |
| Pyrexiec | 18 | 4 | 30 | 0 |
| Œdème périphérique | 13 | 1 | 15 | 1 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgiec | 26 | < 1 | 46 | 6 |
| Myopathiec | 23 | 0 | 22 | < 1 |
| Douleur aux extrémités | 11 | 1 | 13 | 1 |
| Affections du système nerveux | ||||
| Céphaléesc | 22 | 2 | 20 | < 1 |
| Étourdissementsc | 15 | 3 | 4 | 0 |
| Neuropathie périphériquec | 12 | 1 | 13 | 2 |
| Affections de la peau et du tissu sous-cutané | ||||
| Hyperkératosec | 23 | < 1 | 50 | 1 |
| Éruption cutanéec | 22 | 1 | 53 | 13 |
| Sécheresse cutanéec | 16 | 0 | 26 | 0 |
| Alopéciec | 14 | 0 | 38 | 0 |
| Pruritc | 13 | < 1 | 21 | 1 |
| Affections vasculaires | ||||
| Hémorragiec | 19 | 3 | 9 | 2 |
| Hypertension | 12 | 6 | 11 | 3 |
- a) Grades définis selon la version 4.03 des CTCAE du NCI
- b) Les seuls effets indésirables de grade 4 qui ont été observés dans le groupe BRAFTOVI + binimétinib étaient la fatigue (n = 1), le prurit (n = 1) et l’éruption cutanée (n = 1).
- c) Terme qui englobe de nombreux termes privilégiés connexes
L’utilisation de BRAFTOVI en monothérapie accroît le risque de certains effets indésirables de ce médicament, comparativement à son utilisation en association avec le binimétinib. Les effets indésirables suivants ont été observés plus souvent (différence ≥ 5 %) chez les patients ayant reçu BRAFTOVI en monothérapie à raison de 300 mg 1 fois par jour par voie orale que chez les patients ayant reçu BRAFTOVI en association avec le binimétinib : érythrodysesthésie palmoplantaire (51 % vs 7 %), hyperkératose (57 % vs 23 %), sécheresse cutanée (38 % vs 16 %), érythème (16 % vs 7 %), éruption cutanée (41 % vs 22 %), alopécie (56 % vs 14 %), prurit (31 % vs 13 %), arthralgie (44 % vs 26 %), myopathie (33 % vs 23 %), dorsalgie (15 % vs 9 %), dysgueusie (13 % vs 6 %) et dermatite acnéiforme (8 % vs 3 %).
Cancer colorectal métastatique – traitement de première intention
L’innocuité de BRAFTOVI à 300 mg 1 fois par jour administré en association avec le cétuximab (500 mg/m2 toutes les 2 semaines) et mFOLFOX6 a été évaluée chez 232 patients atteints d’un CCR métastatique porteur d’une mutation V600E du gène BRAF dans le cadre d’un essai de phase III comparatif avec traitement actif, sans insu et à répartition aléatoire (essai BREAKWATER). Les patients ont été affectés initialement à l’un des groupes de traitements suivants dans un rapport de 1:1:1, puis dans un rapport de 1:1 après l’arrêt du recrutement dans le groupe BRAFTOVI + cétuximab :
BRAFTOVI à 300 mg par voie orale, 1 fois par jour, en association avec le cétuximab
(groupe BRAFTOVI + cétuximab; cessé après la répartition aléatoire de 158 patients);
- BRAFTOVI à 300 mg par voie orale, 1 fois par jour, en association avec le cétuximab et mFOLFOX6 (groupe BRAFTOVI + cétuximab + mFOLFOX6);
- mFOLFOX6, FOLFOXIRI ou CAPOX, tous avec ou sans bévacizumab (groupe témoin).
Dans les deux groupes recevant BRAFTOVI, le cétuximab a été administré à une dose de 500 mg/m2 par perfusion intraveineuse (i.v.) toutes les 2 semaines. Les patients du groupe BRAFTOVI + cétuximab + mFOLFOX6 ont reçu mFOLFOX6 toutes les 2 semaines (oxaliplatine à 85 mg/m2 en perfusion i.v.; leucovorine à 400 mg/m2 en perfusion i.v.; 5-fluorouracile [5-FU] à 400 mg/m2 en bolus i.v., puis 5-FU à 2400 mg/m2 en perfusion i.v. continue sur une période de 46 à 48 heures) (voir 14. Études cliniques).
Chez les patients du groupe BRAFTOVI + cétuximab + mFOLFOX6 de l’étude BREAKWATER, l’âge médian était de 60 ans; 47,9 % de ces patients étaient de sexe féminin, et 54,7 % avaient un indice fonctionnel ECOG initial de 0. Les données démographiques étaient comparables chez les patients du groupe témoin.
Les patients qui présentaient les caractéristiques suivantes ont été exclus de l’essai BREAKWATER : pancréatite, maladie leptoméningée, maladie inflammatoire chronique de l’intestin nécessitant une intervention médicale de même que maladies cardiovasculaires d’importance clinique (p. ex., infarctus du myocarde, syndromes coronariens aigus, insuffisance cardiaque congestive de classe ≥ II de la NYHA, allongement de l’intervalle QTcF [≥ 480 ms], antécédents de syndrome du QT allongé), états infectieux évolutifs et dysfonctionnement gastro-intestinal. La durée médiane du traitement a été de 28,1 semaines chez les patients qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6, et de 20,4 semaines chez les patients qui ont reçu mFOLFOX6, FOLFOXIRI ou CAPOX avec ou sans bévacizumab.
Parmi les patients qui ont reçu BRAFTOVI, 73 % y ont été exposés pendant au moins 6 mois et 48 %, pendant au moins 1 an.
Le tableau 7 fait état des effets indésirables observés lors de l’essai BREAKWATER.
Tableau 7 – Effets indésirables survenus chez ≥ 10 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6 lors de l’essai BREAKWATERa
| Effet indésirable | BRAFTOVI + cétuximab et mFOLFOX6 N = 232 | mFOLFOX6 ± bévacizumab ou FOLFOXIRI ± bévacizumab ou CAPOX ± bévacizumab N = 229 | ||
Tous grades confondus (%) | Grade ≥ 3 (%) | Tous grades confondus (%) | Grade ≥ 3 (%) | |
| Affections hématologiques et lymphatiques | ||||
| Anémieb | 47 | 151 | 28 | 4 |
| Affections gastro-intestinales | ||||
| Nausées | 54 | 3 | 50 | 4 |
| Diarrhée | 42 | 1 | 50 | 5 |
| Vomissements | 36 | 4 | 22 | 2 |
| Douleur abdominalec | 32 | 5 | 31 | 2 |
| Constipation | 27 | < 1 | 23 | < 1 |
| Hausse du taux de lipase | 22 | 17 | 12 | 6 |
| Troubles généraux et anomalies au point d’administration | ||||
| Fatigued | 53 | 7 | 41 | 5 |
| Pyrexiee | 29 | 2 | 16 | < 1 |
| Troubles du métabolisme et de la nutrition | ||||
| Perte d’appétit | 38 | 2 | 27 | 1 |
| Perte pondérale | 19 | 2 | 10 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgief | 32 | 3 | 6 | < 1 |
| Myopathieg | 22 | 0 | 8 | < 1 |
| Affections du système nerveux | ||||
| Neuropathie périphériqueh | 69 | 19 | 59 | 9 |
| Céphaléesi | 15 | < 1 | 9 | 0 |
| Dysgueusie | 15 | 0 | 14 | 0 |
| Neurotoxicité | 11 | 6 | 8 | 0 |
| Affections psychiatriques | ||||
| Insomniej | 13 | 0 | 9 | 0 |
Tableau 7 – Effets indésirables survenus chez ≥ 10 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6 lors de l’essai BREAKWATERa
| Effet indésirable | BRAFTOVI + cétuximab et mFOLFOX6 N = 232 | mFOLFOX6 ± bévacizumab ou FOLFOXIRI ± bévacizumab ou CAPOX ± bévacizumab N = 229 | ||
Tous grades confondus (%) | Grade ≥ 3 (%) | Tous grades confondus (%) | Grade ≥ 3 (%) | |
| Affections de la peau et du tissu sous-cutané | ||||
| Éruption cutanéek | 36 | 1 | 6 | 0 |
| Alopécie | 23 | 0 | 11 | 0 |
| Sécheresse cutanéel | 22 | < 1 | 6 | 0 |
| Dermatite acnéiformem | 20 | 1 | 1 | 0 |
| Hyperpigmentation de la peau | 19 | 0 | 3 | 0 |
| Érythrodysesthésie palmoplantaire | 16 | 3 | 10 | 1 |
| Pruritn | 14 | 0 | 4 | < 1 |
| Affections vasculaires | ||||
| Hémorragieo | 34 | 3 | 21 | 1 |
a. Grades définis selon la version 4.03 des CTCAE du NCI
b. Le terme « anémie » englobe : anémie, anémie des maladies chroniques, anémie par carence en vitamine B12, baisse du fer sanguin, diminution de l’hématocrite, baisse du taux d’hémoglobine, anémie ferriprive, diminution du nombre de globules rouges.
c. Le terme « douleur abdominale » englobe : gêne abdominale, douleur abdominale, douleur abdominale basse, douleur abdominale haute, gêne épigastrique, douleur hépatique.
d. Le terme « fatigue » englobe : asthénie, fatigue, léthargie.
e. Le terme « pyrexie » englobe : augmentation de la température corporelle, pyrexie.
f. Le terme « arthralgie » englobe : arthralgie, raideur articulaire, douleur musculosquelettique. g. Le terme « myopathie » englobe : contracture musculaire, trouble musculaire, spasmes musculaires, faiblesse musculaire, douleur thoracique musculosquelettique, gêne musculosquelettique, myalgie, myosite.
h. Le terme « neuropathie périphérique » englobe : dysesthésie liée au froid, dysesthésie, hypoesthésie, névralgie, neuropathie périphérique, paresthésie, neuropathie motrice périphérique, neuropathie périphérique sensitive, polyneuropathie.
i. Le terme « céphalées » englobe : céphalées.
j. Le terme « insomnie » englobe : insomnie, insomnie du milieu de la nuit, trouble du sommeil. k. Le terme « éruption cutanée » englobe : éruption palpébrale, éruption nodulaire, éruption périnéale, éruption cutanée, éruption érythémateuse, éruption maculaire, éruption maculopapuleuse, éruption papuleuse, éruption prurigineuse, éruption pustuleuse.
l. Le terme « sécheresse cutanée » englobe : sécheresse cutanée, fissures cutanées, xérodermie, xérose. m. Le terme « dermatite acnéiforme » englobe : acné, dermatite acnéiforme.
n. Le terme « prurit » englobe : prurit anal, prurit oculaire, prurit, prurit vulvovaginal.
o. Le terme « hémorragie » englobe : hémorragie anale, hémorragie conjonctivale, épistaxis, hémorragie gastro-intestinale, hémorragie gingivale, hématochésies, hématurie, hémoptysie, hémorragie hémorroïdaire, ménorragie, métrorragie, hémorragie gastro-intestinale basse, méléna, sang occulte, hématome orbitaire, hémorragie rectale, hémorragie au site de la stomie, hématome sous-dural, hémorragie tumorale, hémorragie ombilicale, hémorragie gastro-intestinale haute, hémorragie vaginale.
Cancer colorectal métastatique – après un traitement antérieur
L’innocuité de BRAFTOVI (à 300 mg 1 fois par jour) administré en association avec le cétuximab (à la dose initiale de 400 mg/m2, puis à raison de 250 mg/m2 chaque semaine) a été évaluée chez 216 patients atteints d’un CCR métastatique porteur d’une mutation V600E du gène BRAF dans le cadre d’un essai de phase III comparatif avec traitement actif, sans insu et à répartition aléatoire (essai BEACON CRC).
Les patients ont été répartis de façon aléatoire (rapport de 1:1:1) pour recevoir BRAFTOVI à 300 mg 1 fois par jour en association avec du cétuximab (à la posologie décrite ci-dessus); BRAFTOVI à 300 mg 1 fois par jour en association avec du binimétinib à 45 mg 2 fois par jour et du cétuximab (à la posologie décrite ci-dessus); ou le traitement de comparaison (irinotécan associé à du cétuximab ou FOLFIRI associé à du cétuximab) (voir 14. Études cliniques). L’âge médian des patients du groupe BRAFTOVI + cétuximab était de 61 ans; 47,7 % de ces patients étaient de sexe féminin, et 50,9 % avaient un indice fonctionnel ECOG initial de 0. Les données démographiques étaient comparables chez les patients du groupe témoin. Les patients qui présentaient les caractéristiques suivantes ont été exclus de l’essai BEACON CRC : antécédents de syndrome de Gilbert, anomalie de la fraction d’éjection ventriculaire gauche, allongement de l’intervalle QTc (> 480 ms), hypertension non maîtrisée et signes évocateurs d’une occlusion veineuse rétinienne ou antécédents d’une telle occlusion. La durée médiane de l’exposition au traitement a été de 4,4 mois chez les patients qui ont reçu BRAFTOVI avec le cétuximab et de 1,6 mois chez ceux qui ont reçu l’association irinotécan-cétuximab ou des perfusions de 5-fluorouracile / acide folinique / irinotécan (protocole FOLFIRI) / cétuximab (traitement de comparaison).
Le tableau 8 fait état des effets indésirables observés lors de l’essai BEACON CRC.
Tableau 8 – Effets indésirables survenus chez ≥ 10 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab lors de l’essai BEACON CRCa
BRAFTOVI + cétuximab N = 216 | Irinotécan + cétuximab ou | |||
| FOLFIRI + cétuximab | ||||
| N = 193 | ||||
| Effet indésirable | Tous grades | Grade ≥ 3b (%) | Tous grades | Grade ≥ 3 (%) |
| confondus | confondus | |||
| (%) | (%) | |||
| Affections gastro-intestinales | ||||
| Nausées | 34 | < 1 | 42 | 1 |
| Diarrhée | 33 | 2 | 48 | 10 |
| Douleur abdominalec | 30 | 4 | 32 | 5 |
| Vomissements | 21 | 1 | 29 | 3 |
| Constipation | 15 | 0 | 18 | 1 |
| Troubles généraux et anomalies au point d’administration | ||||
| Fatiguec | 51 | 7 | 50 | 8 |
| Pyrexiec | 17 | 1 | 15 | 1 |
| Troubles du métabolisme et de la nutrition | ||||
| Perte d’appétit | 27 | 1 | 27 | 3 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgiec | 27 | < 1 | 3 | 0 |
| Myopathiec | 15 | < 1 | 4 | 0 |
| Douleur aux extrémités | 10 | 0 | < 1 | 0 |
| Dorsalgie | 10 | < 1 | 12 | 1 |
| Affections du système nerveux | ||||
| Céphaléesc | 20 | 0 | 3 | 0 |
| Neuropathie périphériquec | 12 | 1 | 6 | 0 |
| Affections psychiatriques | ||||
| Insomniec | 13 | 0 | 6 | 0 |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Dyspnée | 11 | < 1 | 9 | 3 |
| Affections de la peau et du tissu sous-cutané | ||||
| Dermatite acnéiforme | 29 | < 1 | 39 | 3 |
| Éruption cutanéec | 26 | 0 | 26 | 2 |
| Pruritc | 14 | 0 | 6 | 0 |
| Nævus mélanique | 14 | 0 | 0 | 0 |
Tableau 8 – Effets indésirables survenus chez ≥ 10 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab lors de l’essai BEACON CRCa
BRAFTOVI + cétuximab N = 216 | Irinotécan + cétuximab ou | |||
| FOLFIRI + cétuximab | ||||
| N = 193 | ||||
| Effet indésirable | Tous grades | Grade ≥ 3b (%) | Tous grades | Grade ≥ 3 (%) |
| confondus | confondus | |||
| (%) | (%) | |||
| Sécheresse cutanéec | 13 | 0 | 12 | < 1 |
| Affections vasculaires | ||||
| Hémorragiec | 19 | 2 | 9 | 0 |
- a) Grades définis selon la version 4.03 des CTCAE du NCI
- b) Le seul effet indésirable de grade 4 a été l’hypersensibilité (n = 1). Le seul effet indésirable de grade 5 a été l’hémorragie (n = 1).
- c)
Terme qui englobe de nombreux termes privilégiés connexes
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Mélanome non résécable ou métastatique
Les autres effets indésirables d’importance clinique qui sont survenus chez < 10 % des patients qui ont reçu BRAFTOVI en association avec le binimétinib dans le cadre de l’essai COLUMBUS sont les suivants :
Affections gastro-intestinales : pancréatite (1,0 %)
Affections du système immunitaire : réaction d’hypersensibilité au médicament (3,6 %) Affections du système nerveux : parésie faciale (1,0 %)
Affections de la peau et du tissu sous-cutané : panniculite (1,6 %), photosensibilité (4,2 %)
Cancer colorectal métastatique – traitement de première intention
Les autres effets indésirables d’importance clinique qui sont survenus chez < 10 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6 lors de l’étude BREAKWATER sont les suivants :
Affections oculaires : uvéite (0,4 %), détachement de la rétine (0,4 %)
Affections gastro-intestinales : pancréatitea (0,4 %)
Affections du système immunitaire : réaction d’hypersensibilité au médicamenta (9,5 %) Affections musculosquelettiques et du tissu conjonctif : douleur aux membresa (9,5 %) Tumeurs bénignes, malignes ou non spécifiées (y compris kystes ou polypes) : nævus mélanique (5,6 %), papillome cutanéa (3,0 %), mélanome malina (0,4 %), carcinome épidermoïde de la peaua (0,4 %) Affections de la peau et du tissu sous-cutané : hyperkératosea(3,9 %)
- a) Terme qui englobe de nombreux termes privilégiés connexes.
Cancer colorectal métastatique – après un traitement antérieur
Les autres effets indésirables d’importance clinique qui sont survenus chez < 10 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab sont les suivants :
Affections cardiaques : tachycardie (5,6 %)
Troubles oculaires : vision trouble (3,7 %)
Affections gastro-intestinales : pancréatite (0,5 %)
Affections du système immunitaire : réaction d’hypersensibilité au médicament (1,4 %) Affections du rein et des voies urinaires : atteinte rénale aiguë (1,9 %)
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données des études cliniques
Le tableau 9, le tableau 10 et le tableau 11 font état respectivement des anomalies décelées dans les résultats d’analyses lors de l’essai COLUMBUS, de l’essai BREAKWATER et de l’essai BEACON CRC.
Tableau 9 – Anomalies des résultats d’analyses observées chez ≥ 10 % des patients qui ont reçu BRAFTOVI en association avec le binimétinib lors de l’essai COLUMBUS (tous grades confondus)a
| Anomalies des résultats d’analyses | BRAFTOVI | |||
| Vémurafénib | ||||
| + binimétinib | ||||
| N = 186 | ||||
| N = 192 | ||||
| Tous grades | Grades | Tous grades | Grades | |
| confondus | 3 et 4 | confondus | 3 et 4 | |
| (%) | (%) | (%) | (%) | |
| Résultats hématologiques | ||||
| Baisse du taux d’hémoglobine | 37 | 4 | 34 | 2 |
| Baisse du nombre de leucocytes | 13 | 0 | 10 | < 1 |
| Baisse du nombre de lymphocytes | 13 | 2 | 30 | 7 |
| Baisse du nombre de neutrophiles | 13 | 3 | 5 | < 1 |
| Résultats biochimiques | ||||
| Hausse du taux de créatinine | 93 | 4 | 92 | 1 |
Hausse du taux de gamma- glutamyltranspeptidase | 45 | 12 | 34 | 5 |
| Hausse du taux d’ALAT | 29 | 6 | 27 | 2 |
| Hausse du taux d’ASAT | 27 | 3 | 24 | 2 |
| Hausse du taux de glucose | 28 | 5 | 20 | 3 |
| Hausse du taux de phosphatase alcaline | 21 | < 1 | 36 | 2 |
| Baisse du taux de sodium | 18 | 4 | 15 | < 1 |
| Hausse du taux de magnésium | 10 | 1 | 26 | < 1 |
- a)
Grades définis selon la version 4.03 des CTCAE du NCI
Tableau 9 – Anomalies des résultats d’analyses observées chez ≥ 10 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab et mFOLFOX6 lors de l’essai BREAKWATER (tous grades confondus)a
Anomalies des résultats d’analysesb | BRAFTOVI + cétuximab et mFOLFOX6 | mFOLFOX6 ± bévacizumab ou FOLFOXIRI ± bévacizumab ou CAPOX ± bévacizumab | ||
Tous grades confondus (%) | Grades 3 et 4 (%) | Tous grades confondus (%) | Grades 3 et 4 (%) | |
| Résultats hématologiques | ||||
| Baisse du taux d’hémoglobine | 68 | 19 | 50 | 6 |
| Augmentation du temps de céphaline activée (TCA) | 67 | 5 | 43 | 1 |
| Baisse du nombre de neutrophiles | 66 | 37 | 63 | 35 |
| Baisse du nombre de leucocytes | 66 | 12 | 59 | 8 |
| Baisse du nombre de plaquettes | 65 | 1 | 57 | 3 |
| Hausse du RIN | 47 | 1 | 23 | 1 |
| Résultats biochimiques | ||||
| Hausse du taux de lipase | 85 | 53 | 57 | 28 |
| Hausse du taux de créatinine | 70 | 1 | 72 | 1 |
| Hausse du taux de glucose | 56 | 11 | 40 | 2 |
| Hausse du taux d’alanine aminotransférase | 43 | 1 | 44 | 3 |
| Baisse du taux d’albumine | 42 | 1 | 27 | 1 |
| Hausse du taux de phosphatase alcaline | 40 | 3 | 35 | 1 |
| Hausse du taux d’aspartate aminotransférase | 40 | 1 | 41 | 2 |
| Baisse du taux de potassium | 38 | 5 | 23 | 5 |
| Baisse du taux de calcium | 33 | 4 | 22 | 2 |
| Baisse du taux de magnésium | 27 | 1 | 12 | 1 |
| Baisse du taux de sodium | 23 | 3 | 17 | 4 |
| Baisse du taux de glucose | 17 | 0 | 9 | 0 |
| Hausse du taux de potassium | 16 | < 1 | 11 | 0 |
| Hausse de la bilirubinémie | 13 | 2 | 8 | 1 |
- a) Grades définis selon la version 4.03 des CTCAE du NCI
- b) Le dénominateur utilisé pour calculer le taux variait de 220 à 227 en fonction du nombre de patients pour lesquels il y avait une valeur initiale et au moins une valeur obtenue après le traitement.
Tableau 10 – Anomalies des résultats d’analyses observées chez ≥ 10 % des patients qui ont reçu BRAFTOVI en association avec le cétuximab lors de l’essai BEACON CRC (tous grades confondus)a
| BRAFTOVI | Irinotécan + cétuximab ou | |||
| + cétuximab | FOLFIRI + cétuximab | |||
| N = 216 | N = 193 | |||
| Anomalies des résultats d’analyses | Tous grades | Grades | Tous grades | Grades 3 et 4 (%) |
| confondus | 3 et 4 | confondus | ||
| (%) | (%) | (%) | ||
| Résultats hématologiques | ||||
| Baisse du taux d’hémoglobine | 32 | 4 | 44 | 4 |
Baisse du nombre de lymphocytes | 23 | 7 | 31 | 5 |
Augmentation du temps de céphaline activée (TCA) | 12 | < 1 | 7 | < 1 |
| Résultats biochimiques | ||||
| Hausse du taux de créatinine | 51 | 2 | 34 | 1 |
| Baisse du taux de magnésium | 19 | 0 | 20 | < 1 |
Hausse du taux de phosphatase alcaline | 17 | 4 | 26 | 6 |
| Hausse du taux d’ALAT | 17 | 0 | 26 | 3 |
| Baisse du taux d’albumine | 16 | 0 | 23 | 0 |
| Hausse du taux d’ASAT | 14 | 1 | 20 | 2 |
| Baisse du taux de potassium | 12 | 3 | 29 | 5 |
| Baisse du taux de sodium | 10 | 2 | 11 | 2 |
- a)
Grades définis selon la version 4.03 des CTCAE du NCI
8.5 Effets indésirables observés après la commercialisation
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale
Affections de la peau et du tissu sous-cutané : réactions indésirables cutanées sévères, dont syndrome de Stevens-Johnson, nécrolyse épidermique toxique, toxidermie avec éosinophilie et symptômes généraux et pustulose exanthématique aiguë généralisée
9. Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Effets d’autres médicaments sur BRAFTOVI (encorafénib)
Inhibiteurs puissants ou modérés de la CYP3A4
L’administration concomitante de BRAFTOVI et d’un inhibiteur puissant ou modéré de la CYP3A4 entraîne une augmentation de la concentration plasmatique de l’encorafénib, ce qui risque d’accroître les effets indésirables de ce dernier. Éviter d’utiliser un inhibiteur puissant ou modéré de la CYP3A4 pendant le traitement par BRAFTOVI. Si cette utilisation concomitante est inévitable, modifier la dose de BRAFTOVI en suivant les recommandations en la matière (voir 4.2 Posologie et administration, Posologie recommandée et ajustement posologique).
Inducteurs puissants ou modérés de la CYP3A4
L’administration concomitante de BRAFTOVI et d’un inducteur puissant ou modéré de la CYP3A4 peut entraîner une diminution de la concentration plasmatique de l’encorafénib et amoindrir de ce fait l’efficacité de ce dernier. Éviter d’administrer un inducteur puissant ou modéré de la CYP3A4 en même temps que BRAFTOVI.
Effet de BRAFTOVI sur d’autres médicaments
Substrats de la CYP3A4 sensibles
BRAFTOVI est un inducteur puissant de la CYP3A4 à l’état d’équilibre. L’emploi concomitant de BRAFTOVI et de substrats de la CYP3A4 peut donc entraîner une diminution de la concentration des substrats de la CYP3A4 (dont font partie les contraceptifs hormonaux) et, de ce fait, en amoindrir l’efficacité. Éviter l’administration concomitante si une diminution minime de la concentration du substrat de la CYP3A4 risque d’entraîner un échec thérapeutique. Si cette utilisation concomitante est inévitable, modifier la dose du substrat en suivant les recommandations formulées dans la monographie (voir 7 Mises en garde et précautions, Santé reproductive, Risque tératogène).
Substrats sensibles de l’OATP1B1, de l’OATP1B3 ou de la BCRP
L’administration concomitante de BRAFTOVI et de substrats sensibles des polypeptides transporteurs d’anions organiques (OATP, pour organic anion transporting polypeptide) 1B1 (OATP1B1) et 1B3 (OATP1B3) ou de la protéine de résistance du cancer du sein (BCRP, pour breast cancer resistance protein) peut entraîner une augmentation de la concentration et, par conséquent, de la toxicité de ces agents. Il faut exercer une surveillance étroite des patients et envisager un ajustement de la dose du substrat de l’OATP1B1, de l’OATP1B3 ou de la BCRP conformément aux monographies respectives.
Médicaments qui allongent l’intervalle QT
BRAFTOVI est associé à un allongement de l’intervalle QTc qui est fonction de la dose. Éviter d’administrer BRAFTOVI en même temps que des médicaments dont on sait qu’ils peuvent allonger l’intervalle QT/QTc (voir 7 Mises en garde et précautions, Appareil cardiovasculaire).
9.4 Interactions médicament-médicament
Tableau 11 – Interactions médicament-médicament établies ou possibles
| Catégorie / | Source des | Effet | Commentaire clinique | ||||
| dénomination commune | données | ||||||
Inhibiteurs puissants de la CYP3A (p. ex., itraconazole, posaconazole, clarithromycine, télithromycine, ritonavir, cobicistat, indinavir, saquinavir, nelfinavir, bocéprévir, télaprévir) Inhibiteurs modérés de la CYP3A (p. ex., ciprofloxacine, érythromycine, diltiazem, fluconazole, vérapamil et amprénavir) | EC | Après l’administration concomitante d’une dose unique de 50 mg de BRAFTOVI (0,1 fois la dose recommandée) et d’un inhibiteur puissant (posaconazole) ou modéré (diltiazem) de la CYP3A4, l’aire sous la courbe (ASC) de l’encorafénib a respectivement triplé et doublé, et la concentration maximale (Cmax) de ce médicament a augmenté respectivement de 68 % et de 45 %. | Éviter d’utiliser un inhibiteur puissant ou modéré de la CYP3A4 pendant le traitement par BRAFTOVI. Si cette utilisation concomitante est inévitable, modifier la dose de BRAFTOVI en suivant les recommandations en la matière (voir 4.2 Posologie et administration, Posologie recommandée et ajustement posologique). | ||||
Inducteurs puissants de la CYP3A (p. ex., carbamazépine, phénobarbital, phénytoïne, rifabutine, rifampine et millepertuis) | T | Les effets de l’administration concomitante d’un inducteur puissant de la CYP3A4 et de l’encorafénib sur l’exposition à ce dernier n’ont pas été étudiés. Dans les essais cliniques, les taux d’exposition à l’encorafénib mesurés à l’état d’équilibre étaient plus faibles que ceux mesurés après l’administration de la première dose de BRAFTOVI, ce qui indique une auto-induction de la CYP3A4. | Éviter d’administrer un inducteur puissant de la CYP3A4 en même temps que BRAFTOVI. | ||||
| Catégorie / | Source des | Effet | Commentaire clinique | ||||
| dénomination commune | données | ||||||
Inducteurs modérés de la CYP3A (p. ex., bosentan, éfavirenz, étravirine, modafinil et nafcilline) | EC | L’administration de doses répétées de BRAFTOVI à 450 mg 1 fois par jour et de binimétinib à 45 mg 2 fois par jour en concomitance avec du modafinil (un inducteur modéré de la CYP3A4) a diminué de 24 % et de 20 %, respectivement, l’ASC et la Cmax de l’encorafénib à l’état d’équilibre, par rapport à l’administration de BRAFTOVI seul. | Éviter d’administrer un inducteur modéré de la CYP3A4 en même temps que BRAFTOVI. Si cette utilisation concomitante est inévitable, aucune modification de la dose de l’encorafénib n’est recommandée. | ||||
Substrats sensibles de la CYP3A4 (p. ex., contraceptifs hormonaux, atorvastatine et midazolam) | EC | L’administration concomitante de BRAFTOVI et de substrats sensibles de la CYP3A4 peut se traduire par une augmentation de la toxicité ou une diminution de l’efficacité de ces agents. L’administration de doses répétées de BRAFTOVI à 450 mg 1 fois par jour et de binimétinib à 45 mg 2 fois par jour a diminué de 82 % et de 74 %, respectivement, l’ASC et la Cmax d’une dose unique de 2 mg de midazolam administrée par voie orale. | Éviter l’administration concomitante de BRAFTOVI et d’un substrat de la CYP3A4 si une diminution minime de la concentration du substrat de la CYP3A4 risque d’entraîner un échec thérapeutique. Si cette utilisation concomitante est inévitable, modifier la dose du substrat en suivant les recommandations formulées dans la monographie (voir 7 Mises en garde et précautions, Santé reproductive, Risque tératogène). | ||||
| Substrats sensibles de la CYP1A2 (p. ex., caféine) | EC | L’administration de doses répétées de BRAFTOVI à 450 mg 1 fois par jour et de binimétinib à 45 mg 2 fois par jour a augmenté de 27 % et de 13 %, respectivement, l’ASC et la Cmax d’une dose unique de 50 mg de caféine. | L’administration concomitante de BRAFTOVI et de substrats de la CYP1A2 impose la prudence. Exercer une surveillance étroite des patients afin de détecter tout effet indésirable. | ||||
| Catégorie / | Source des | Effet | Commentaire clinique | ||||
| dénomination commune | données | ||||||
Substrats sensibles de la CYP2C19 (p. ex., oméprazole) | EC | L’administration de doses répétées de BRAFTOVI à 450 mg 1 fois par jour et de binimétinib à 45 mg 2 fois par jour a augmenté de 17 % l’ASC d’une dose unique de 20 mg d’oméprazole administrée par voie orale et n’a eu aucun effet sur la Cmax. | L’administration concomitante de BRAFTOVI et de substrats sensibles de la CYP2C19 peut se traduire par une augmentation de la toxicité ou une diminution de l’efficacité de ces agents. | ||||
Substrats sensibles de la CYP2B6 (p. ex., bupropion) | EC | L’administration de doses répétées de BRAFTOVI à 450 mg 1 fois par jour et de binimétinib à 45 mg 2 fois par jour a diminué de 26 % et de 25 %, respectivement, l’ASC et la Cmax d’une dose unique de 75 mg de bupropion. | L’administration concomitante de BRAFTOVI et de substrats sensibles de la CYP2B6 peut se traduire par une augmentation de la toxicité ou une diminution de l’efficacité de ces agents. | ||||
| Substrats sensibles de la CYP2C9 (p. ex., losartan) | EC | L’administration de doses répétées de BRAFTOVI à 450 mg 1 fois par jour et de binimétinib à 45 mg 2 fois par jour a diminué de 28 % le rapport des concentrations du métabolite E3174 et de losartan dans l’urine après l’administration orale d’une dose unique de 25 mg de losartan. | L’administration concomitante de BRAFTOVI et de substrats sensibles de la CYP2C9 peut se traduire par une augmentation de la toxicité ou une diminution de l’efficacité de ces agents. | ||||
Médicaments susceptibles de prolonger l’intervalle QT (p. ex., amiodarone et furosémide) | EC | BRAFTOVI est associé à un allongement de l’intervalle QTc qui est fonction de la dose. | Éviter d’administrer BRAFTOVI en même temps que des médicaments dont on sait qu’ils peuvent allonger l’intervalle QT/QTc (voir 7 Mises en garde et précautions, Appareil cardiovasculaire). | ||||
| Catégorie / | Source des | Effet | Commentaire clinique | ||||
| dénomination commune | données | ||||||
Substrats de l’OATP1B1, de l’OATP1B3 ou de la BCRP (p. ex., rosuvastatine) | EC | L’administration de doses répétées d’encorafénib à 450 mg 1 fois par jour et de binimétinib à 45 mg 2 fois par jour en concomitance avec une dose unique de rosuvastatine (un substrat sensible de l’OATP1B1, de l’OATP1B3 et de la BCRP) a augmenté de 2,7 fois et de 1,6 fois, respectivement, la Cmax et l’ASC de la rosuvastatine. | L’administration concomitante de BRAFTOVI et de substrats de l’OATP1B1, de l’OATP1B3 ou de la BCRP impose la prudence. Exercer une surveillance étroite des patients afin de détecter tout effet indésirable et envisager un ajustement de la dose du substrat. | ||||
| EC : essai clinique; T : théorique | |||||||
| Études cliniques | |||||||
| Effets des agents réducteurs de l’acidité gastrique sur l’encorafénib : L’administration concomitante | |||||||
| d’un inhibiteur de la pompe à protons (rabéprazole) et de l’encorafénib n’a eu aucun effet sur l’ASC ou | |||||||
| la Cmax de l’encorafénib. | |||||||
| Les effets de divers agents administrés avec l’encorafénib et le binimétinib chez des patients atteints | |||||||
| d’un mélanome non résécable ou métastatique porteur d’une mutation V600 du gène BRAF, ou de toute | |||||||
| autre tumeur solide de stade avancé, ont été évalués dans le cadre d’une étude ouverte de phase I sur | |||||||
| les interactions médicament-médicament; les résultats sont présentés au tableau 10. L’administration | |||||||
| de doses répétées de BRAFTOVI à 450 mg 1 fois par jour et de binimétinib à 45 mg 2 fois par jour n’a pas | |||||||
| eu d’effet sur le rapport des concentrations de dextrorphane et de dextrométhorphane dans l’urine | |||||||
| après l’administration orale d’une dose unique de 30 mg de dextrométhorphane (un substrat sensible | |||||||
| de la CYP2D6). | |||||||
| Traitement d’association : L’administration concomitante de BRAFTOVI (inhibiteur de l’UGT1A1) et du | |||||||
| binimétinib (substrat de l’UGT1A1) n’a eu aucun effet sur l’exposition à ce dernier. | |||||||
Aucune différence pharmacocinétique d’importance clinique n’a été relevée à la suite de l’administration concomitante de BRAFTOVI et du cétuximab aux doses recommandées.
Études in vitro
Effets de l’encorafénib sur les substrats des isoenzymes du CYP / du système UGT : L’encorafénib est un inhibiteur réversible de l’UGT1A1, de la CYP1A2, de la CYP2B6, de la CYP2C8/CYP2C9, de la CYP2D6 et de la CYP3A, et un inhibiteur de la CYP3A4 dont les effets dépendent du temps lorsqu’il atteint une concentration plasmatique d’importance clinique. L’encorafénib a induit la CYP1A2, la CYP2B6, la CYP2C9 et la CYP3A4 après avoir atteint des concentrations plasmatiques d’importance clinique.
Effets des protéines de transport sur l’encorafénib : L’encorafénib est un substrat de la glycoprotéine P (P-gp). En revanche, il n’est pas un substrat de la protéine de résistance du cancer du sein (BCRP), de la protéine associée à une multirésistance aux médicaments (MRP2), des polypeptides transporteurs d’anions organiques OATP1B1 et OATP1B3, ni du transporteur de cations organiques OCT1 lorsqu’il atteint des concentrations plasmatiques d’importance clinique.
Effets de l’encorafénib sur les protéines de transport : L’encorafénib a inhibé la P-gp, les transporteurs OCT1 et OCT2 et les transporteurs d’anions organiques OAT1 et OAT3, mais il n’a pas inhibé la protéine MRP2 après avoir atteint des concentrations plasmatiques d’importance clinique.
9.5 Interactions médicament-aliment
Le patient doit éviter de consommer du pamplemousse ou du jus de pamplemousse pendant le traitement par BRAFTOVI, car ces aliments contiennent des inhibiteurs de la CYP3A4 et pourraient donc faire augmenter la concentration plasmatique de l’encorafénib.
BRAFTOVI peut être pris avec ou sans nourriture (voir 10.3 Pharmacologie clinique, Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
On n’a pas étudié si l’encorafénib interagissait avec des plantes médicinales. Il faut éviter l’utilisation concomitante de BRAFTOVI avec du millepertuis, car cette plante médicinale est un inducteur puissant de la CYP3A4 et pourrait causer une diminution de la concentration plasmatique de l’encorafénib.
9.7 Interactions médicament-examens de laboratoire
On n’a pas établi si l’encorafénib influait sur les résultats d’examens de laboratoire.
10. Pharmacologie clinique
10.1 Mode d’action
L’encorafénib est un inhibiteur de protéine kinase qui cible la protéine BRAFV600E et les protéines BRAF et CRAF de type sauvage à des CI50 de 0,35, 0,47 et 0,3 nM, respectivement, dans des systèmes acellulaires in vitro. Les mutations du gène BRAF, telles que la mutation V600E, peuvent entraîner une activation constitutive des BRAF kinases susceptible de stimuler la croissance des cellules tumorales. De plus, aux concentrations pouvant être atteintes lors de l’utilisation clinique (≤ 0,9 µM), l’encorafénib a pu se lier in vitro à d’autres kinases, telles que JNK1, JNK2, JNK3, LIMK1, LIMK2, MEK4 et STK36, et réduire le taux de liaison de ces kinases à leur ligand.
In vitro, l’encorafénib a inhibé la croissance de lignées de cellules tumorales porteuses des mutations V600E, V600D et V600K du gène BRAF. L’encorafénib a induit une régression tumorale associée à une inhibition de la voie RAF/MEK/ERK chez des souris à qui on avait inoculé des cellules tumorales porteuses de la mutation V600E du gène BRAF.
Mélanome : association encorafénib-binimétinib
L’encorafénib et le binimétinib ciblent deux protéines kinase distinctes de la voie RAS/RAF/MEK/ERK. Comparativement à l’utilisation de l’encorafénib ou du binimétinib en monothérapie, l’administration concomitante de ces deux médicaments s’est traduite par une augmentation de l’activité antiproliférative in vitro à l’égard des lignées cellulaires porteuses d’une mutation du gène BRAF et par une augmentation de l’activité antitumorale (soit une plus grande inhibition de la croissance tumorale) lors des études menées sur des souris ayant reçu une xénogreffe de mélanome humain porteur de la mutation V600E du gène BRAF. En outre, l’association de l’encorafénib et du binimétinib a retardé l’apparition d’une résistance chez les souris ayant reçu une xénogreffe de mélanome humain porteur de la mutation V600E du gène BRAF comparativement à l’utilisation de l’un ou l’autre de ces médicaments
en monothérapie.
CCR métastatique : association encorafénib-cétuximab
On a découvert que l’un des mécanismes de résistance du CCR exprimant la mutation V600E du gène BRAF aux inhibiteurs de BRAF était l’induction par le récepteur de l’EGF de l’activation de la voie MAPK. Or, il a été démontré que ce mécanisme pouvait être contré par les associations d’un inhibiteur de BRAF et d’agents ciblant le récepteur de l’EGF, dans des modèles non cliniques. In vitro, comparativement à l’utilisation de l’encorafénib en monothérapie, l’administration concomitante d’encorafénib et d’inhibiteurs du récepteur de l’EGF ou de c-MET s’est traduite par une plus grande capacité à bloquer la prolifération du CCR porteur d’une mutation du gène BRAF.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Aucune étude n’a été menée expressément en vue d’évaluer le risque d’allongement de l’intervalle QT associé à BRAFTOVI (encorafénib). BRAFTOVI est associé à un allongement de l’intervalle QTc qui est fonction de la dose. D’après une analyse de la tendance centrale des données sur l’intervalle QTc effectuée dans le cadre d’une étude menée auprès d’adultes atteints d’un mélanome, la variation moyenne maximale de l’intervalle QTcF (ΔQTcF) observée par rapport au départ après l’administration de la dose recommandée de BRAFTOVI en association avec le binimétinib a été de 18 ms (IC à 90 % : 14-22 ms) (voir 7 Mises en garde et précautions, Appareil cardiovasculaire).
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques de l’encorafénib ont été étudiées chez des sujets en bonne santé et chez des patients porteurs de tumeurs solides, y compris des patients atteints d’un mélanome cutané avancé et non résécable ou métastatique porteur d’une mutation V600E ou V600K du gène BRAF. Après l’administration d’une dose unique d’encorafénib comprise entre 50 et 700 mg, l’exposition générale à cet agent était proportionnelle à la dose. Après l’administration uniquotidienne de l’encorafénib à des doses comprises entre 50 et 800 mg, l’exposition générale à cet agent était inférieure à une exposition proportionnelle à la dose. L’état d’équilibre a été atteint en 15 jours, et à ce stade, l’exposition à l’encorafénib était 50 % plus faible que celle observée le premier jour de l’administration de cet agent; la variabilité interindividuelle (exprimée sous la forme d’un coefficient de variation en pourcentage [CV %]) de l’ASC était de 12 à 69 %.
Absorption : Après l’administration d’une dose orale d’encorafénib, le temps écoulé avant l’atteinte de la Cmax (Tmax) médian est de 2 heures. Au moins 86 % de la dose est absorbée.
Effet des aliments
L’administration d’une dose unique de 100 mg de BRAFTOVI (0,2 fois la dose recommandée) avec un repas hypercalorique riche en matières grasses (contenant à peu près 150 calories provenant de protéines, 350 calories provenant de glucides et 500 calories provenant de lipides) a entraîné une diminution de 36 % de la Cmax moyenne de l’encorafénib, mais n’a eu aucun effet sur l’ASC de cet agent.
Distribution : L’encorafénib se lie aux protéines plasmatiques humaines dans une proportion de 86 % in vitro. Le rapport entre les concentrations sanguine et plasmatique du médicament est de 0,58. La moyenne géométrique (CV %) du volume apparent de distribution est de 164 L (70 %).
Métabolisme : La principale voie métabolique empruntée par l’encorafénib est la N-désalkylation, et dans les microsomes hépatiques humains, la CYP3A4 est la principale isoenzyme (83 %) qui contribue à la clairance totale du médicament par les voies oxydatives, suivie par la CYP2C19 (16 %) et la CYP2D6 (1 %).
Élimination : L’encorafénib a une demi-vie terminale (t1/2) moyenne (CV %) de 3,5 heures (17 %), et sa clairance apparente est de 14 L/h (54 %) le premier jour, avant d’atteindre 32 L/h (59 %) à l’état d’équilibre, ce qui semble indiquer une auto-induction. Après l’administration orale d’une dose unique de 100 mg d’encorafénib radiomarqué, 47 % de la dose administrée ont été récupérés dans les fèces (dont 5 % sous forme inchangée), et 47 %, dans les urines (dont 2 % sous forme inchangée).
Populations et états pathologiques particuliers
L’âge (19 à 89 ans), le sexe et le poids corporel (42 à 168 kg) n’exercent aucun effet d’importance clinique sur la pharmacocinétique de l’encorafénib. Les effets de la race ou du groupe ethnique sur la pharmacocinétique de l’encorafénib n’ont pas été étudiés.
Insuffisance hépatique : Selon les résultats d’une étude clinique portant expressément sur le sujet, l’exposition totale à l’encorafénib a été de 25 % plus élevée dans les cas d’insuffisance hépatique légère (classe A de Child-Pugh) que chez les sujets dont la fonction hépatique était normale. Il s’ensuit donc une augmentation de 55 % de l’exposition à l’encorafénib libre.
La pharmacocinétique de l’encorafénib n’a pas fait l’objet d’une évaluation clinique en cas d’insuffisance hépatique modérée (classe B de Child-Pugh) ou sévère (classe C de Child-Pugh). Étant donné que l’encorafénib est principalement métabolisé et éliminé par le foie, il est possible que l’exposition à cet agent soit plus élevée en cas d’insuffisance hépatique modérée ou sévère qu’en cas d’insuffisance hépatique légère.
Insuffisance rénale : L’encorafénib est très peu éliminé par les reins. Aucune étude clinique en bonne et due forme n’a été menée pour évaluer l’effet de l’insuffisance rénale sur le profil pharmacocinétique de l’encorafénib. Une analyse populationnelle de pharmacocinétique n’a fait ressortir aucune tendance claire quant à la clairance apparente (Cl/F) de l’encorafénib chez des patients atteints d’une insuffisance rénale légère (taux de filtration glomérulaire estimé [TFGe] de 60 à 90 mL/min/1,73 m2) ou modérée (TFGe de 30 à 59 mL/min/1,73 m2), comparativement à ceux dont la fonction rénale était normale (TFGe ≥ 90 mL/min/1,73 m2). Une légère diminution (≤ 5 %) de la Cl/F est à prévoir en cas d’insuffisance légère ou modérée, mais il est peu probable qu’elle ait une incidence clinique. La pharmacocinétique de l’encorafénib n’a pas été étudiée chez les patients qui ont une insuffisance rénale sévère.
11. Conservation, stabilité et mise au rebut
Conserver ce médicament à une température comprise entre 15 et 30 °C. Ne pas utiliser si le sceau de sécurité sous le capuchon est absent ou a été brisé. Remettre ce médicament au patient dans son emballage d’origine. Ne pas enlever le dessiccatif. Craint l’humidité. Garder le contenant hermétiquement fermé.
BRAFTOVI ne doit pas être jeté dans les eaux d’égout ni avec les ordures ménagères.
Les professionnels de la santé doivent indiquer aux patients de rapporter à la pharmacie tout médicament inutilisé ou périmé pour qu’il soit éliminé de manière appropriée, conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : encorafénib
Nom chimique : N-{(2S)-1-[(4-{3-[5-chloro-2-fluoro-3-(méthanesulfonamido)phényl]-1-(propan-2-yl)-1H-pyrazol-4-yl}pyrimidin-2-yl)amino]propan-2-yl}carbamate de méthyle
Formule moléculaire et masse moléculaire : La formule moléculaire est C22H27ClFN7O4S, et la masse moléculaire est de 540 daltons.
Formule développée :
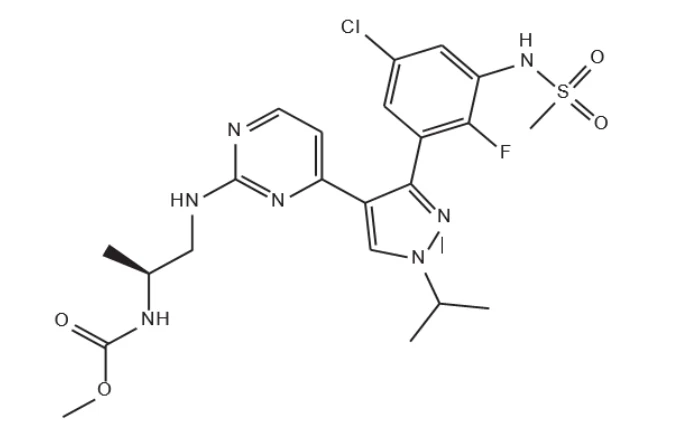
Propriétés physicochimiques : L’encorafénib est une poudre blanche ou blanc cassé. En milieu aqueux, l’encorafénib est légèrement soluble à un pH de 1, très légèrement soluble à un pH de 2 ou 3, et pratiquement insoluble à un pH ≥ 4.
14. Études cliniques
14.1 Études cliniques par indication
Essai COLUMBUS – Mélanome non résécable ou métastatique porteur d’une mutation V600 du gène BRAF
Tableau 12 – Résumé du plan de l’essai clinique sur le mélanome non résécable ou métastatique porteur d’une mutation V600E ou V600K du gène BRAF
| No de l’étude | Plan de l’étude | Posologie; voie d’administration | Nombre de sujets | ||
| (n) | |||||
| COLUMBUS | Essai comparatif avec traitement actif, multicentrique, sans insu et à répartition aléatoire | BRAFTOVI (450 mg 1 f.p.j.) + binimétinib (45 mg 2 f.p.j.); voie orale BRAFTOVI (300 mg 1 f.p.j.); voie orale Vémurafénib (960 mg 2 f.p.j.); voie orale | n = 192 n = 194 n = 191 | ||
L’efficacité et l’innocuité de BRAFTOVI (encorafénib) en association avec le binimétinib ont été comparées à celles du vémurafénib dans le cadre d’un essai de phase III comparatif avec traitement actif, multicentrique et multinational, sans insu et à répartition aléatoire (essai COLUMBUS). Pour être admis à cet essai, les patients devaient être atteints d’un mélanome non résécable ou métastatique porteur d’une mutation V600E ou V600K du gène BRAF mise en évidence par un test de dépistage des mutations du gène BRAF. Ils pouvaient déjà avoir reçu une immunothérapie adjuvante ainsi qu’une immunothérapie pour le traitement d’un mélanome localement avancé non résécable ou métastatique. En revanche, les traitements antérieurs par un inhibiteur de BRAF ou par un inhibiteur de MEK étaient interdits. Lors de la répartition aléatoire, les patients ont été stratifiés en fonction du stade de leur mélanome selon la classification de l’American Joint Committee on Cancer (AJCC) (stades IIIB, IIIC, IVM1a ou IVM1b vs stade IVM1c), de leur indice fonctionnel ECOG (Eastern Cooperative Oncology Group) (0 vs 1) et de l’utilisation antérieure d’une immunothérapie pour le traitement d’un mélanome non résécable ou métastatique (oui ou non). La population en intention de traiter (IT) était composée de tous les patients soumis à la répartition aléatoire.
Les patients ont été répartis aléatoirement (selon un rapport de 1:1:1) pour recevoir BRAFTOVI à raison de 450 mg 1 fois par jour en association avec le binimétinib à raison de 45 mg 2 fois par jour (BRAFTOVI administré en association avec le binimétinib), BRAFTOVI à raison de 300 mg 1 fois par jour ou le vémurafénib à raison de 960 mg 2 fois par jour. Le traitement a été poursuivi jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables. Seuls les résultats observés dans le
groupe ayant reçu la posologie approuvée (BRAFTOVI à 450 mg administré en association avec le binimétinib à 45 mg) sont présentés.
Le principal paramètre d’évaluation de l’efficacité ayant servi à comparer le traitement par BRAFTOVI administré en association avec le binimétinib au traitement par le vémurafénib était la survie sans progression (SSP) selon une évaluation centrale indépendante effectuée à l’insu. Les autres paramètres d’efficacité de l’essai comprenaient la survie globale (SG), le taux de réponse objective (TRO) et la durée de la réponse (DR), qui ont fait l’objet d’une évaluation centrale.
Tableau 13 – Données démographiques et caractéristiques initiales des patients (essai COLUMBUS)
| BRAFTOVI (450 mg 1 f.p.j.) + | Vémurafénib (960 mg | |||||||
| binimétinib (45 mg 2 f.p.j.) | 2 f.p.j.) | |||||||
| N = 192 | N = 191 | |||||||
Âge (ans) Médiane (min.-max.) Groupe d’âge, n (%) < 65 ≥ 65 | 57,0 (20-89) 132 (68,8) 60 (31,3) | 56,0 (21-82) 140 (73,3) 51 (26,7) | ||||||
| Sexe, n (%) Féminin Masculin | 77 (40,1) 115 (59,9) | 80 (41,9) 111 (58,1) | ||||||
Race, n (%) Blancs Asiatiques Autochtones Autre/inconnue/manquante | 181 (94,3) 5 (2,6) 0 6 (3,1) | 166 (86,9) 8 (4,2) 2 (1,0) 15 (7,8) | ||||||
Mutation du gène BRAF, n (%) V600E V600K V600E et V600K | 170 (88,5) 22 (11,5) 0 | 168 (88,0) 22 (11,5) 1 (0,5) | ||||||
Indice fonctionnel ECOG au début de l’étude, n (%) 0 1 | 136 (70,8) 56 (29,2) | 140 (73,3) 51 (26,7) | ||||||
Traitement antinéoplasique antérieur, n (%) Médicament Intervention chirurgicale Radiothérapie | 62 (32,3) 146 (76,0) 30 (15,6) | 59 (30,9) 157 (82,2) 25 (13,1) | ||||||
Antécédents d’immunothérapiea, n (%) Oui Non | 57 (29,7) 43 (70,3) | 57 (29,8) 43 (70,2) | ||||||
Stade lors de l’admission à l’étude, n (%) IIIB/IIIC IVM1a/M1b | 9 (4,7) | 11 (5,7) | ||||||
| BRAFTOVI (450 mg 1 f.p.j.) + | Vémurafénib (960 mg | |||||||
| binimétinib (45 mg 2 f.p.j.) | 2 f.p.j.) | |||||||
| N = 192 | N = 191 | |||||||
| IVM1c et hausse du taux de LDH IVM1c et taux de LDH normal | 60 (31,2) 50 (26,0) 73 (38,0) | 55 (28,8) 36 (18,8) 89 (46,6) | ||||||
Nombre d’organes touchés au début de l’étudeb, n (%) 1 2 3 > 3 | 47 (24,5) 58 (30,2) 45 (23,4) 42 (21,9) | 45 (23,6) 59 (30,9) 42 (22,0) 45 (23,6) | ||||||
Taux de LDH au début de l’étudec, n (%) Faible Normal Élevé | 0 137 (71,4) 55 (28,6) | 0 139 (72,8) 52 (27,2) | ||||||
- a) Pour le traitement des métastases ou à titre adjuvant. Les interférons/interleukines sont les agents auxquels on avait recouru le plus souvent; 7 patients avaient reçu de l’ipilimumab et 1 patient, des anti-PD1/anti-PD-L1. b) Pour les patients dont le cancer avait atteint le stade IIIB ou IIIC lors de l’admission à l’étude, le nombre d’organes touchés au début de l’étude est égal à 1 (la peau). c) Les catégories « faible » et « élevé » sont établies à partir de la gamme des valeurs normales établies.
BRAFTOVI administré en association avec le binimétinib a entraîné une amélioration statistiquement significative de la SSP (paramètre principal) comparativement au vémurafénib. Les résultats relatifs à l’efficacité sont résumés au tableau 15 et illustrés par la figure 1.
Tableau 14 – Résultats relatifs à l’efficacité de l’essai COLUMBUS
| BRAFTOVI administré en | ||
| association avec le binimétinib | Vémurafénib | |
| N = 192 | N = 191 | |
| Survie sans progression | ||
| Nombre de manifestations (%) | 98 (51) | 106 (55) |
| Progression de la maladie | 88 (46) | 104 (54) |
| Décès | 10 (5) | 2 (1) |
| SSP médiane (IC à 95 %), mois | 14,9 (11-18,5) | 7,3 (5,6-8,2) |
| RRI (IC à 95 %)a | 0,54 (0,41-0,71) | |
| Valeur pb | < 0,0001 | |
| Survie globalec | ||
| Nombre de manifestations (%) | 105 (55) | 127 (67) |
| SG médiane (IC à 95 %), mois | 33,6 (24,4-39,2) | 16,9 (14,0-24,5) |
| RRI (IC à 95 %)a | 0,61 (0,47-0,79) | |
| Taux de réponse globale | ||
| Répondeurs (TRG, %) | 121 (63 %) | 77 (40 %) |
| BRAFTOVI administré en | ||
| association avec le binimétinib | Vémurafénib | |
| N = 192 | N = 191 | |
| IC à 95 % | 56-70 % | 33-48 % |
| RC | 8 % | 6 % |
| RP | 55 % | 35 % |
| DR | ||
| DR médiane (IC à 95 %), mois | 16,6 (12,2-20,4) | 12,3 (6,9-16,9) |
DR : durée de la réponse; IC : intervalle de confiance; NE : non estimable; RC : réponse complète; RP : réponse partielle; RRI : rapport des risques instantanés; SG : survie globale; SSP : survie sans progression; TRG : taux de réponse globale
- a) Estimé au moyen d’un modèle de régression à risques proportionnels de Cox et corrigé en fonction des facteurs de stratification suivants : stade selon la classification de l’American Joint Committee on Cancer (AJCC) (stades IIIB, IIIC, IVM1a ou IVM1b vs stade IVM1c) et indice fonctionnel ECOG (Eastern Cooperative Oncology Group) (0 vs 1)
- b) Calculée au moyen d’un test de Mantel-Haenszel stratifié en fonction des mêmes facteurs
- c) Analyse provisoire réalisée à partir des données colligées 17,6 mois après l’analyse de la SSP
Figure 1 – Courbes de Kaplan-Meier de la survie sans progression lors de l’essai COLUMBUS
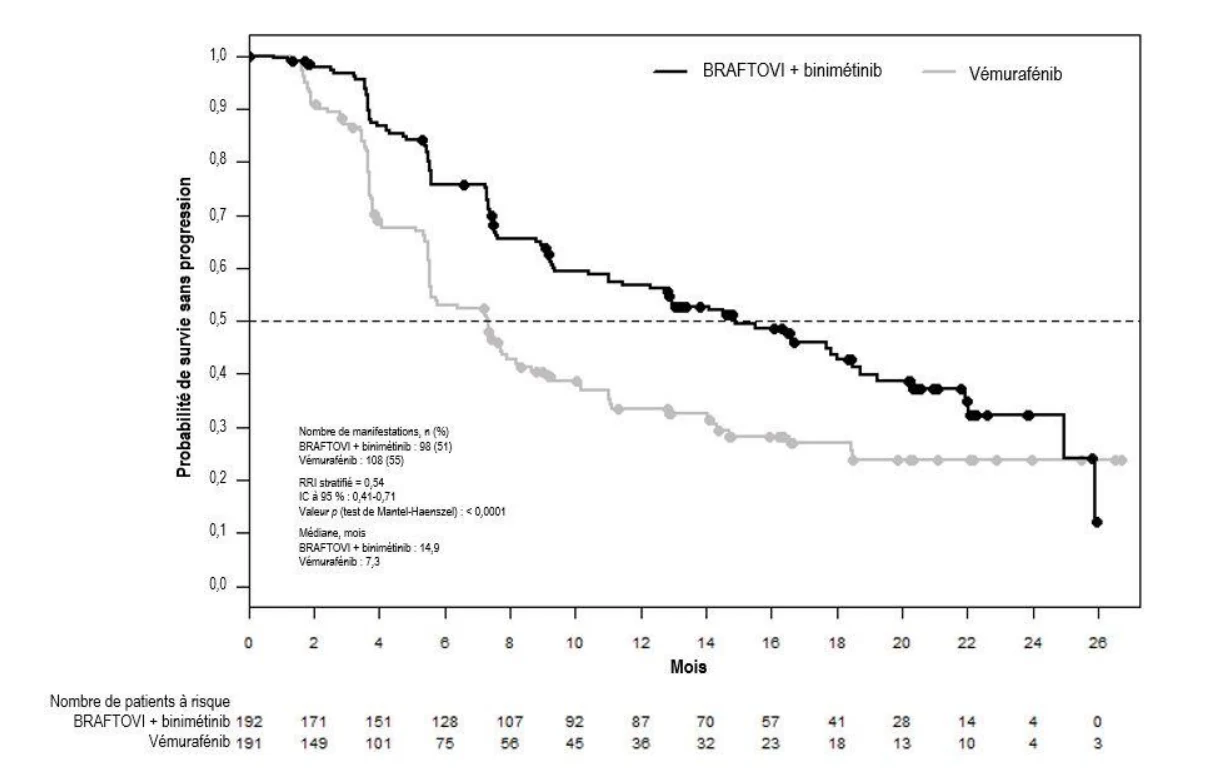
CCR métastatique porteur d’une mutation V600E du gène BRAF – traitement de première intention
Tableau 15 – Résumé du plan de l’essai clinique sur le CCR métastatique porteur d’une mutation V600E du gène BRAF, traitement de première intention
| No de l’étude | Plan de l’étude | Posologie; voie d’administration | Nombre de sujets | ||
| (n) | |||||
| BREAKWATER | Essai comparatif avec traitement actif, multicentrique, sans insu et à répartition aléatoire | BRAFTOVI (300 mg 1 f.p.j.) + cétuximab; voie orale / voie i.v. BRAFTOVI (300 mg 1 f.p.j.) + cétuximab + mFOLFOX6; voie orale / voie i.v. / voie i.v. mFOLFOX6, FOLFOXIRI ou CAPOX tous avec ou sans bévacizumab; tous par voie i.v. (sauf la capécitabine dans le schéma CAPOX : voie orale) | n = 158 n = 236 n = 243 | ||
L’emploi de BRAFTOVI en association avec le cétuximab et mFOLFOX6 a été évalué au cours d’un essai comparatif avec traitement actif de phase III, multicentrique, sans insu et à répartition aléatoire (BREAKWATER). Pour être admissibles à cet essai, les patients devaient être atteints d’un CCR métastatique porteur d’une mutation V600E du gène BRAF objectivée au moyen de la trousse therascreen BRAF V600E RGQ PCR de Qiagen. Les autres principaux critères d’admissibilité étaient les suivants : aucun traitement antérieur à action générale contre le cancer métastatique, aucun traitement antérieur par tout inhibiteur sélectif de BRAF ou du récepteur de l’EGF, tumeur non associée à une instabilité microsatellitaire élevée ou à une déficience du système de réparation des mésappariements sauf en cas d’inadmissibilité à un traitement par des inhibiteurs de point de contrôle immunitaire, et indice fonctionnel ECOG de 0 ou 1. La répartition aléatoire a été stratifiée en fonction de l’indice fonctionnel ECOG (0 ou 1) et de la région (États-Unis/Canada ou Europe ou reste du monde).
Les patients ont été affectés initialement à l’un des groupes de traitements suivants dans un rapport 1:1:1, puis dans un rapport 1:1 après l’arrêt de l’inscription au groupe BRAFTOVI + cétuximab :
BRAFTOVI à 300 mg par voie orale, 1 fois par jour, en association avec le cétuximab
(groupe BRAFTOVI + cétuximab; cessé après la répartition aléatoire de 158 patients);
- BRAFTOVI à 300 mg par voie orale, 1 fois par jour, en association avec le cétuximab et mFOLFOX6 (groupe BRAFTOVI + cétuximab + mFOLFOX6);
- mFOLFOX6, FOLFOXIRI ou CAPOX, tous avec ou sans bévacizumab (groupe témoin).
Dans les deux groupes recevant BRAFTOVI, le cétuximab a été administré à une dose de 500 mg/m2 par perfusion intraveineuse (i.v.) toutes les 2 semaines. Les patients du groupe BRAFTOVI + cétuximab + mFOLFOX6 ont reçu mFOLFOX6 toutes les 2 semaines (oxaliplatine à 85 mg/m2 en perfusion i.v.; leucovorine à 400 mg/m2 en perfusion i.v.; 5-fluorouracile [5-FU] à 400 mg/m2 en bolus i.v., puis 5-FU à 2400 mg/m2 en perfusion i.v. continue sur une période de 46 à 48 heures).
Les patients du groupe témoin ont reçu l’un des schémas suivants : mFOLFOX6 toutes les 2 semaines (oxaliplatine à 85 mg/m2 en perfusion i.v.; leucovorine à 400 mg/m2 en perfusion i.v.; 5-FU à 400 mg/m2 en bolus i.v., puis 5-FU à 2400 mg/m2 en perfusion i.v. continue sur une période de 46 à 48 heures), CAPOX toutes les 3 semaines (oxaliplatine à 130 mg/m2 en perfusion i.v.; capécitabine à 1000 mg/m2 en comprimés pris par voie orale 2 f.p.j. les jours 1 à 14) ou FOLFOXIRI toutes les 2 semaines (irinotécan à 165 mg/m2 en perfusion i.v.; oxaliplatine à 85 mg/m2 en perfusion i.v.; leucovorine à 400 mg/m2 en perfusion i.v.; 5-FU à 2400 ou à 3200 mg/m2 en perfusion i.v. continue sur une période de 46 à 48 heures [conformément aux normes de soins locales]), chaque schéma étant utilisé avec ou sans bévacizumab administré conformément aux directives prescrites.
Le traitement était poursuivi jusqu’à la progression de la maladie déterminée par évaluation centrale indépendante à l’insu (ECII), jusqu’à l’apparition d’effets toxiques inacceptables, jusqu’au retrait du consentement, jusqu’à la perte de vue au suivi ou jusqu’au décès. Seuls les résultats du schéma approuvé (BRAFTOVI administré en association avec le cétuximab et mFOLFOX6) sont décrits ci-dessous.
Les principaux paramètres de mesure de l’efficacité étaient la SSP et le TRO, déterminés par ECII. Les autres paramètres de mesure de l’efficacité comprenaient la SG et la DR, déterminées par ECII. La SG et la SSP ont été évaluées chez l’ensemble des patients soumis à la répartition aléatoire, tandis que le TRO et la DR ont été évalués chez les 110 premiers participants répartis aléatoirement dans chaque groupe.
Au total, 236 patients ont été affectés aléatoirement au groupe BRAFTOVI + cétuximab + mFOLFOX6 et 243, au groupe témoin. Leur âge médian était de 61 ans; 49,5 % de ces patients étaient de sexe féminin, 59,5 % étaient de race blanche, 37,4 % étaient de race asiatique et 54,3 % avaient un indice fonctionnel ECOG initial de 0.
Tableau 16 – Données démographiques et caractéristiques initiales des patients (essai BREAKWATER)
| BRAFTOVI + cétuximab | mFOLFOX6, FOLFOXIRI ou | |||||||
| + mFOLFOX6 | CAPOX; chacun ± bévacizumab | |||||||
| N = 236 | N = 243 | |||||||
Âge (ans) Médiane (min.˗max.) Groupe d’âge, n (%) < 65 ≥ 65 | 60 (24-81) 150 (63,6) 86 (36,4) | 62 (28-84) 139 (57,2) 104 (42,8) | ||||||
| Sexe, n (%) Féminin Masculin | 113 (47,9) 123 (52,1) | 124 (51,0) 119 (49,0) | ||||||
Race, n (%) Blancs Asiatiques Noirs/Afro-américains Autre/inconnue/manquante | 141 (59,7) 88 (37,3) 0 7 (3,0) | 144 (59,3) 91 (37,4) 1 (0,4) 7 (2,9) | ||||||
Statut mutationnel de BRAF d’après une évaluation centrale, n (%) Présence d’une mutation V600E Indéterminé Non détecté / non précisé | 226 (95,8) 0 10 (4,2) | 224 (92,2) 1 (0,4) 18 (7,4) | ||||||
Indice fonctionnel ECOG initial, n (%) 0 | 129 (54,7) | 131 (53,9) | ||||||
| BRAFTOVI + cétuximab | mFOLFOX6, FOLFOXIRI ou | |||||||
| + mFOLFOX6 | CAPOX; chacun ± bévacizumab | |||||||
| N = 236 | N = 243 | |||||||
1 Manquant | 103 (43,6) 4 (1,7) | 98 (40,3) 14 (5,8) | ||||||
Stade lors du diagnostic initial, n (%) I II III IV | 3 (1,3) 13 (5,5) 37 (15,7) 183 (77,5) | 2 (0,8) 10 (4,1) 43 (17,7) 188 (77,4) | ||||||
Nombre d’organes touchés au début de l’étude, n (%) ≤ 2 ≥ 3 | 122 (51,7) 114 (48,3) | 129 (53,1) 114 (46,9) | ||||||
BRAFTOVI administré en association avec le cétuximab et mFOLFOX6 a entraîné une amélioration statistiquement significative de la SSP, du TRO et de la SG par rapport au traitement utilisé dans le groupe témoin. Les résultats relatifs à l’efficacité sont résumés au tableau 18 ainsi qu’aux figures 2 et 3 ci-dessous.
Tableau 17 – Résultats relatifs à l’efficacité de l’essai BREAKWATERa
Paramètre d’évaluation de l’efficacité | BRAFTOVI + cétuximab et mFOLFOX6 N = 236 | mFOLFOX6 ± bévacizumab ou FOLFOXIRI ± bévacizumab ou CAPOX ± bévacizumab N = 243 |
| Survie sans progression | ||
| Nombre de manifestations (%) | 122 (51,7) | 132 (54,3) |
| Progression de la maladie | 105 (44,5) | 109 (44,9) |
| Décès | 17 (7,2) | 23 (9,5) |
| SSP médiane, mois (IC à 95 %) | 12,8 (11,2-15,9) | 7,1 (6,8-8,5) |
| RRI (IC à 95 %)a,b | 0,53 (0,41-0,68) | |
| Valeur pb,c | < 0,0001 | |
| Taux de réponse objective (TRO) confirmée (par ECII)d | ||
| TRO, n (%) (IC à 95 %) | 67 (60,9) (51,6-69,5) | 44 (40,0) (31,3-49,3) |
| Réponse complète, n (%) | 3 (2,7) | 2 (1,8) |
| Réponse partielle, n (%) | 64 (58,2) | 42 (38,2) |
| Valeur pb,e | 0,0008 | |
| Durée de la réponse (DR) (par ECII)d | ||
| DR médiane (IC à 95 %), mois | 13,9 (8,5-NE) | 11,1 (6,7-12,7) |
| DR ≥ 6 mois, n (%) | 46 (68,7) | 15 (34,1) |
| DR ≥ 12 mois, n (%) | 15 (22,4) | 5 (11,4) |
| Survie globalef | ||
| Nombre de manifestations (%) | 94 (39,8 %) | 148 (60,9 %) |
| SG médiane, mois (IC à 95 %) | 30,3 (21,7-NE) | 15,1 (13,7-17,7) |
| RRI (IC à 95 %)a,b | 0,49 (0,38-0,63) | |
| Valeur pb,g | < 0,0001 | |
DR : durée de la réponse; ECII : évaluation centrale indépendante effectuée à l’insu; IC : intervalle de confiance; N : nombre de patients; NE : non estimable; SG : survie globale; SSP : survie sans progression; RRI : rapport des risques instantanés; TRO : taux de réponse objective
- a) Le rapport des risques instantanés est fondé sur le modèle de régression à effet proportionnel (Cox) stratifié.
- b) Stratification en fonction de l’indice fonctionnel ECOG et de la région géographique au moment de la répartition aléatoire
- c) D’après un test Mantel-Haenszel stratifié; seuil alpha unilatéral de 0,023
- d) Le sous-groupe évalué au regard du TRO était composé des 110 premiers participants de chaque groupe.
- e) Calcul par un test de Cochran-Mantel-Haenszel à un seuil alpha unilatéral de 0,001
- f) L’analyse provisoire de la survie globale a été réalisée lors de l’atteinte de 81,5 % du total des manifestations requises pour l’analyse finale.
- g) D’après un test Mantel-Haenszel stratifié; seuil alpha unilatéral de 0,012
Figure 2 : Courbes de Kaplan-Meier de la survie sans progression lors de l’essai BREAKWATER
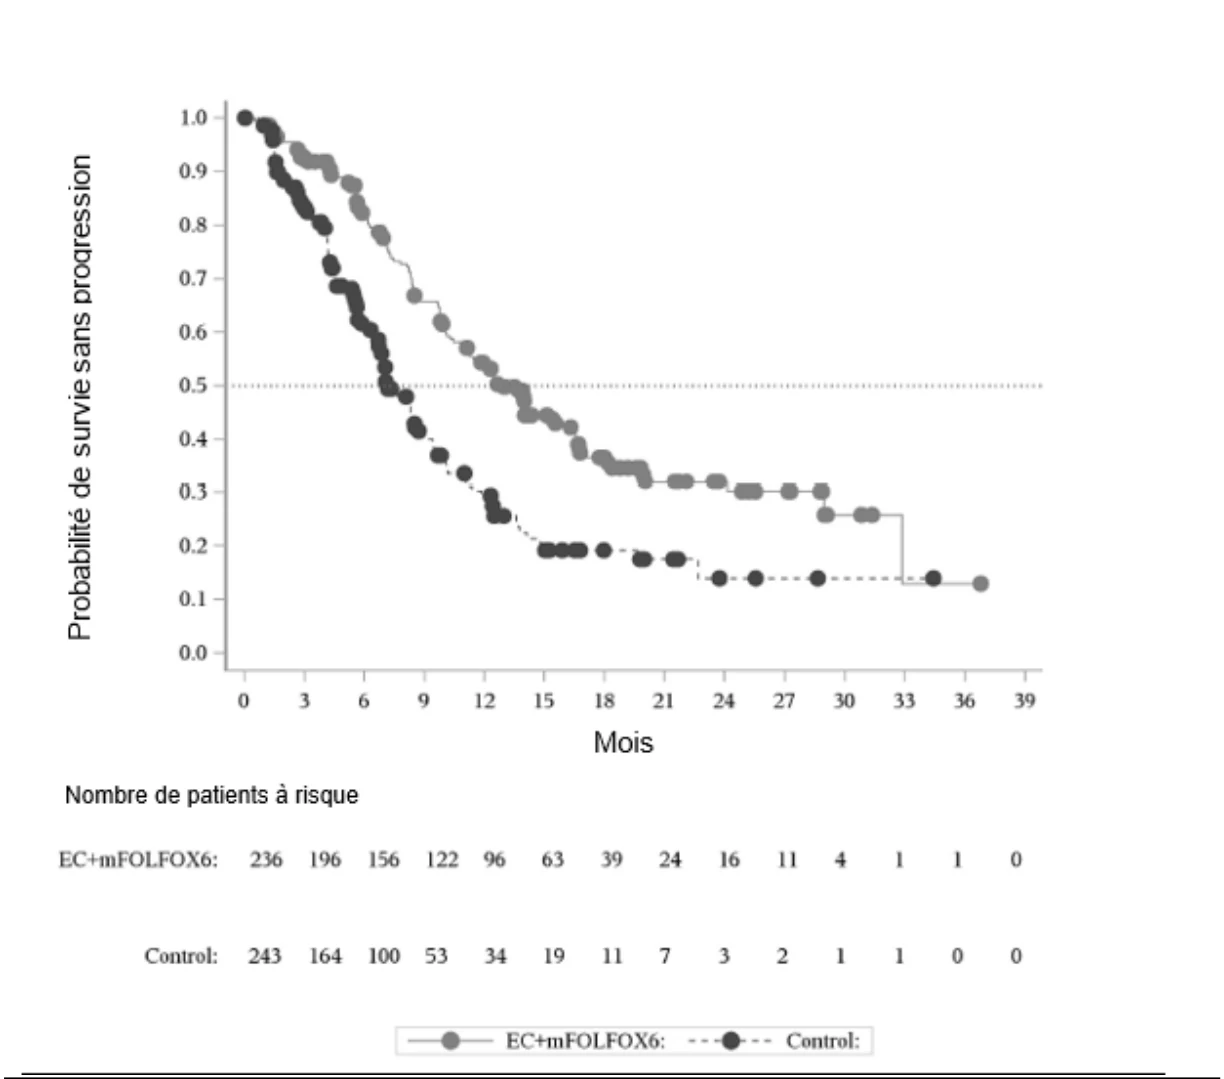
Figure 3 : Courbes de Kaplan-Meier de la survie globale lors de l’essai BREAKWATER
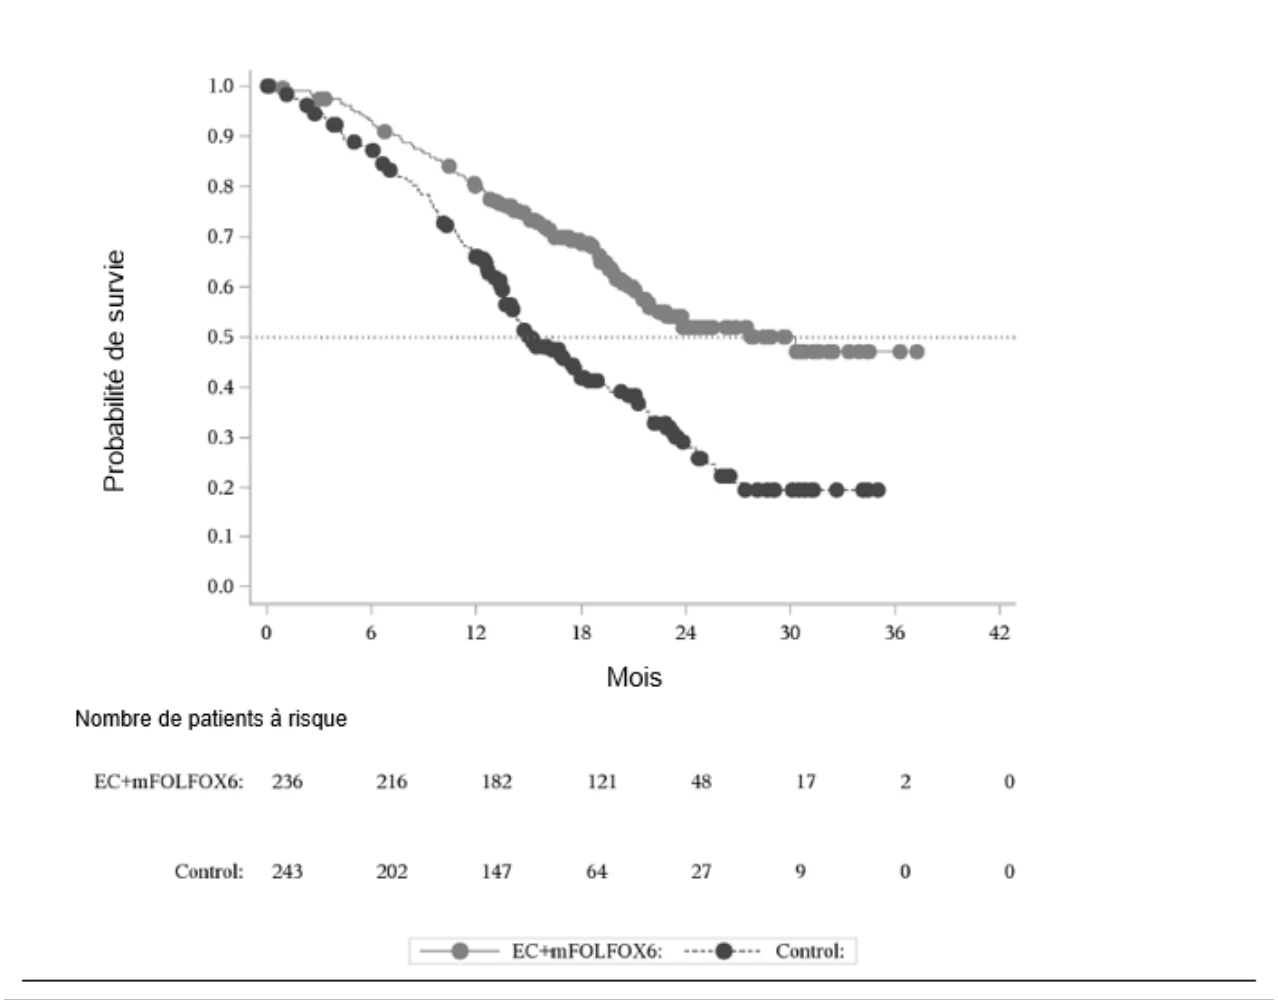
CCR métastatique porteur d’une mutation V600E du gène BRAF – après un traitement antérieur
Essai BEACON CRC – CCR métastatique porteur d’une mutation V600E du gène BRAF
Tableau 18 – Résumé du plan de l’essai clinique sur le CCR métastatique porteur d’une mutation V600E du gène BRAF, après un traitement antérieur
| No de l’étude | Plan de l’étude | Posologie; voie d’administration | Nombre de sujets | ||
| (n) | |||||
| BEACON CRC | Essai comparatif avec traitement actif, multicentrique, sans insu et à répartition aléatoire | BRAFTOVI (300 mg 1 f.p.j.) + cétuximab; voie orale Irinotécan + cétuximab ou FOLFIRI + cétuximab; voie i.v. BRAFTOVI (300 mg 1 f.p.j.); voie orale + cétuximab; voie i.v. + binimétinib (45 mg 2 f.p.j.); voie orale | n = 220 n = 221 n = 224 | ||
L’efficacité et l’innocuité de BRAFTOVI en association avec le cétuximab ont été comparées à celles des associations irinotécan-cétuximab ou FOLFIRI-cétuximab dans le cadre d’un essai comparatif avec traitement actif, multicentrique et multinational, sans insu et à répartition aléatoire (essai BEACON CRC). Pour être admis à cet essai, les patients devaient être atteints d’un CCR métastatique porteur d’une mutation V600E du gène BRAF mise en évidence par un test de dépistage des mutations du gène BRAF. Les patients devaient être atteints d’un CCR métastatique ayant évolué après 1 ou 2 traitements contre le cancer métastatique. Parmi les critères d’inclusion clés, on comptait l’admissibilité à un traitement par le cétuximab conformément aux exigences de la monographie locale quant à la présence de mutations du gène RAS, un indice fonctionnel ECOG de 0 ou de 1 et l’absence de traitement antérieur par des inhibiteurs de RAF, de MEK ou des récepteurs de l’EGF. La population en IT était composée de tous les patients soumis à la répartition aléatoire.
En tout, 665 patients ont été répartis de façon aléatoire (rapport de 1:1:1) pour recevoir BRAFTOVI à 300 mg 1 fois par jour en association avec du cétuximab (dont la posologie respectait la monographie locale); BRAFTOVI à 300 mg 1 fois par jour en association avec du binimétinib à 45 mg 2 fois par jour et du cétuximab (dont la posologie respectait la monographie locale); ou le traitement de comparaison (irinotécan associé à du cétuximab ou FOLFIRI associé à du cétuximab). Le traitement a été poursuivi jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables. Seuls les résultats observés dans le groupe ayant reçu la posologie approuvée (BRAFTOVI administré en association avec le cétuximab) sont présentés ci-après.
Les principaux paramètres d’évaluation de l’efficacité ayant servi à comparer BRAFTOVI à 300 mg administré en association avec le cétuximab au traitement de comparaison étaient la survie globale (SG) et le taux de réponse globale (TRG) selon une évaluation centrale indépendante effectuée à l’insu. Les autres paramètres d’évaluation de l’efficacité comprenaient la durée de la réponse (DR) et la survie sans progression (SSP). Les analyses de la SG et de la SSP ont été réalisées à partir de l’ensemble d’analyse intégral, composé des patients qui ont été soumis à la répartition aléatoire. Les analyses du TRG et de la
DR ont pris en compte les 220 premiers patients à avoir été randomisés soit dans le groupe BRAFTOVI-cétuximab soit dans le groupe traitement de comparaison.
Tableau 19 – Données démographiques et caractéristiques initiales des patients (essai BEACON CRC)
| BRAFTOVI (300 mg | Irinotécan + cétuximab ou | |||||||
| 1 f.p.j.) + cétuximab | FOLFIRI + cétuximab | |||||||
| N = 220 | N = 221 | |||||||
Âge (ans) Médiane (min.-max.) Groupe d’âge, n (%) < 65 ≥ 65 | 61 (30-91) 137 (62,3) 83 (37,7) | 60 (27-91) 149 (67,4) 72 (32,6) | ||||||
| Sexe, n (%) Femmes Hommes | 105 (47,7) 115 (52,3) | 127 (57,5) 94 (42,5) | ||||||
Race, n (%) Blancs Asiatiques Noirs / Afro-américains Autre/inconnue/manquante | 183 (83,2) 25 (11,4) 0 12 (5,4) | 172 (77,8) 39 (17,6) 0 10 (4,6) | ||||||
Mutation du gène BRAF, n (%) V600E Indéterminé | 201 (91,4) 11 (5,0) | 201 (91,0) 9 (4,1) | ||||||
Indice fonctionnel ECOG au début de l’étude, n (%) 0 1 2 | 112 (50,9) 104 (47,3) 4 (1,8)b | 108 (48,9) 113 (51,1) 0 | ||||||
Traitement antinéoplasique antérieur, n (%) Nombre de traitements antérieurs à action générale pour un cancer métastatique 1 2 > 2 Traitement antérieur par l’irinotécan Traitement antérieur par l’oxaliplatine | 146 (66,4) 74 (33,6) 0 114 (51,8) 210 (95,5) | 145 (65,6) 75 (33,9) 1 (0,5) 117 (52,9) 201 (91,0) | ||||||
Stade lors de l’admission à l’étude, n (%) IV | 220 (100) | 221 (100) | ||||||
Nombre d’organes touchés au début de l’étude, n (%) ≤ 2 ≥ 3 | 117 (53,2) 103 (46,8) | 123 (55,7) 98 (44,3) | ||||||
- a) Indice fonctionnel ECOG initial d’après le cahier d’observations électronique
- b) Les 4 patients présentaient un indice fonctionnel ECOG de 1 lors de la répartition aléatoire.
- c) D’après l’évaluation du promoteur
Tableau 21 – Résultats relatifs à l’efficacité de l’essai BEACON CRC
| BRAFTOVI +cétuximab | Irinotécan + cétuximab ou | |||
| schéma FOLFIRI + | ||||
| cétuximab | ||||
| Survie globale | ||||
| Nombre de patientsa | 220 | 221 | ||
| Nombre de manifestations (%) | 93 (42,3) | 114 (51,6) | ||
| SG médiane (IC à 95 %), mois | 8,4 (7,5-11,0) | 5,4 (4,8-6,6) | ||
| RRI (IC à 95 %)b,h | 0,60 (0,45-0,79) | |||
| Valeur pb,g | 0,0002 | |||
| Taux de réponse globale (selon l’évaluation réalisée à l’insu par un comité indépendant) | ||||
| Nombre de patientsc | 113 | 107 | ||
| TRG, n (%) | 23 (20,4) | 2 (1,9) | ||
| (IC à 95 %)d | (13,4-29,0) | (0,2-6,6) | ||
| Réponse complète, n (%) | 6 (5,3) | 0 | ||
| Réponse partielle, n (%) | 17 (15,0) | 2 (1,9) | ||
| Valeur pb,e,g | < 0,0001 | |||
| Survie sans progression (selon l’évaluation réalisée à l’insu par un comité indépendant) | ||||
| Nombre de patientsa | 220 | 221 | ||
| Nombre de manifestations (%) | 133 (60,5) | 128 (57,9) | ||
| Progression de la maladie | 110 (50,0) | 101 (45,7) | ||
| Décès | 23 (10,5) | 27 (12,2) | ||
| SSP médiane (IC à 95 %), mois | 4,2 (3,7-5,4) | 1,5 (1,5-1,7) | ||
| RRI (IC à 95 %)b,h | 0,40 (0,31-0,52) | |||
| Valeur pb,g | < 0,0001 | |||
IC : intervalle de confiance; RRI : rapport des risques instantanés; SG : survie globale; SSP : survie sans progression; TRG : taux de réponse globale
- a) Essai à répartition aléatoire de phase III, ensemble d’analyse intégral
- b) Stratification en fonction de l’indice fonctionnel ECOG, de la provenance du cétuximab et de l’emploi antérieur d’irinotécan au moment de la répartition aléatoire.
- c)
Le TRG a été évalué chez les 331 premiers patients soumis à la répartition aléatoire, dont 113 affectés au groupe
BRAFTOVI + cétuximab et 107 affectés au groupe traitement de comparaison.
- d) Méthode Clopper-Pearson
- e) Test de Cochran-Mantel-Haenszel
- f) Contre le cancer métastatique
- g) Valeurs p unilatérales
- h) Basé sur le modèle à risques proportionnels de Cox stratifié
Figure 2 – Courbes de Kaplan-Meier de la survie globale lors de l’essai BEACON CRC
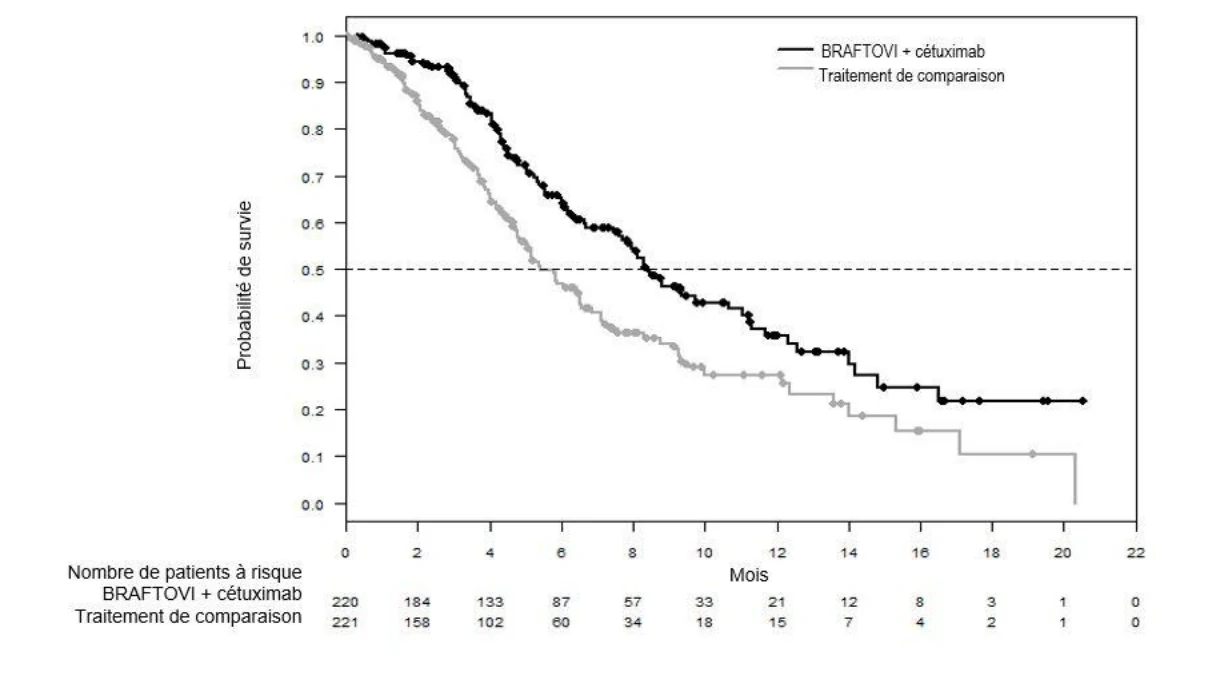
15. Microbiologie
Sans objet
16. Toxicologie non clinique
Toxicologie générale
Lors d’une étude de toxicité subaiguë de 28 jours chez le rat, l’encorafénib a été bien toléré à des expositions plasmatiques équivalentes à celles qui entraînaient une régression tumorale dans des études de xénogreffes chez la souris. Certaines observations notables comprenaient : hyperplasie et hyperkératose de la peau et de la partie non glandulaire de l’estomac, effets indésirables sur les testicules / tubules séminifères et les épididymes, dont une diminution du poids des organes et une absence de maturation complète des spermatides. Les effets sur les organes reproducteurs des mâles n’ont pas semblé réversibles. Les expositions (ASC0‑24 h moyennes) atteintes à la dose sans effet nocif observé (DSENO, en l’occurrence 20 mg/kg/jour) pendant cette étude étaient environ 14 fois plus importantes que celles atteintes à l’état d’équilibre chez des patients cancéreux qui recevaient de l’encorafénib à 450 mg 1 fois par jour. Au cours d’études de toxicité de 4 semaines chez le singe, l’encorafénib a été bien toléré à des doses allant jusqu’à 100 mg/kg/jour. Les principaux effets observés chez les animaux vivants ont été la diarrhée, de légères pertes de poids et une faible diminution de l’alimentation, toutes réversibles; la DSENO s’est établie à 100 mg/kg/jour et correspondait à une exposition (ASC0‑24 h moyenne) environ 5 fois plus importante que celle atteinte à l’état d’équilibre chez des patients cancéreux ayant reçu de l’encorafénib à 450 mg 1 fois par jour.
Au cours d’études de toxicité de 13 semaines chez le rat et le singe, l’encorafénib a été bien toléré sur le plan clinique à des doses allant jusqu’à 60 mg/kg/jour. À la DSENO (20 mg/kg/jour), les marges d’exposition (ASC0‑24 h) étaient 14 fois (chez le rat) et 0,5 fois (chez le singe) plus importantes que celles obtenues aux doses pertinentes chez l’humain. Chez le rat, les principaux effets observés ont été une perte de poids (selon divers paramètres), une variation du poids des organes (épididymes) ainsi que des manifestations pathologiques macroscopiques ou microscopiques (testicules, épididymes, estomac, peau) comparables à celles observées lors de l’étude de 4 semaines. Chez le singe, des anomalies rétiniennes, relevées chez deux animaux qui avaient reçu une dose élevée (60 mg/kg/jour), ont été les seules observations notables.
Génotoxicité
L’encorafénib ne s’est pas révélé génotoxique lors du test de mutation bactérienne inverse, de la recherche d’aberrations chromosomiques au sein de cellules de mammifères ou d’études visant à évaluer la formation de micronoyaux dans la moelle osseuse de rats.
Cancérogénicité
Aucune étude n’a été menée sur le potentiel carcinogène de l’encorafénib.
Toxicité pour la reproduction et le développement
Aucune étude n’a porté expressément sur les effets de l’encorafénib sur la fertilité chez l’animal. Dans le cadre d’études de toxicologie portant sur l’administration de doses multiples pendant 4 ou 13 semaines chez le rat, une diminution du poids des testicules et des épididymes, une dégénérescence tubulaire dans les testicules et une oligospermie dans les épididymes ont été observées à des doses associées à une exposition environ 13 fois supérieure à celle observée chez l’humain à la dose clinique (450 mg), d’après l’ASC. Aucun effet n’a été observé sur les organes reproducteurs dans les diverses études sur la toxicité menées chez les primates non humains, que ce soit chez les mâles ou les femelles.
Lors des études sur la toxicité pour la reproduction, l’administration de l’encorafénib à des rates durant l’organogenèse à la dose de 20 mg/kg/jour (dose associée à une exposition environ 26 fois supérieure à celle observée chez l’humain à la dose clinique recommandée [450 mg 1 fois par jour], d’après l’ASC) a entraîné une toxicité maternelle, une diminution du poids des fœtus et une augmentation de l’incidence des anomalies de l’ensemble du squelette. Lors d’une étude sur le développement embryofœtal, l’administration de l’encorafénib à des lapines gravides durant l’organogenèse à la dose de 75 mg/kg/jour (dose associée à une exposition à peu près 178 fois supérieure à celle observée chez l’humain à la dose clinique recommandée [450 mg 1 fois par jour], d’après l’ASC) a entraîné une toxicité maternelle, une diminution du poids corporel des fœtus, une augmentation de l’incidence des anomalies de l’ensemble du squelette et une augmentation du nombre de pertes d’embryons après l’implantation, y compris du nombre d’avortements totaux. Aucune étude rigoureuse sur le passage transplacentaire n’a été menée; il est à noter cependant que les taux d’exposition plasmatique à l’encorafénib mesurés chez les fœtus de rates et de lapines ayant reçu ce médicament ont atteint respectivement jusqu’à 1,7 % et jusqu’à 0,8 % des taux d’exposition maternelle.