


Monographie de produit - Taro-Buprenorphine/Naloxone
1 INDICATIONS
TARO-BUPRENOPHRINE / NALOXONE (buprénorphine et naloxone) est indiqué pour :
- le traitement substitutif de l’adulte aux prises avec une dépendance problématiques aux opioïdes.
1.1 Enfants
Enfants (< 18 ans): D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de buprénorphine et naloxone dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (> 65 ans): L’innocuité et l’efficacité de buprénorphine et naloxone n’ont pas été établies chez les adultes de plus de 65 ans.
En général, la prudence est de mise quant au choix de la dose pour un patient âgé, et la dose initiale doit normalement se situer dans la limite inférieure de l’intervalle de doses compte tenu de la fréquence accrue d’une réduction des fonctions hépatique, rénale, respiratoire ou cardiaque, des maladies concomitantes ou de la prise d’autres médicaments.
2 CONTRE-INDICATIONS
- Les patients hypersensibles à la buprénorphine, à la naloxone ou à tout autre ingrédient présent dans la composition du médicament. (Pour une liste complète, voir la section 6, « FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE »).
- Les patients n’ayant pas de tolérance acquise aux opioïdes.
- Les patients atteints d’une insuffisance respiratoire grave (p. ex., asthme bronchique grave ou aigu, syndrome obstructif chronique, état de mal asthmatique, dépression respiratoire aiguë et/ou cœur pulmonaire).
- Les patients atteints d’insuffisance hépatique grave.
- Les patients souffrant d’intoxication alcoolique aiguë ou de délire alcoolique.
- Les patients présentant une occlusion gastro-intestinale mécanique connue ou présumée (p. ex., occlusion intestinale ou sténose) ou toute affection qui a des répercussions sur le transit intestinal (p. ex., iléus de tout type).
- Les patients soupçonnés de présenter un abdomen aigu (p. ex., appendicite aiguë ou pancréatite).
- Les patients souffrant de dépression grave du SNC, de pression cérébrospinale ou intracrânienne élevée ou de blessure à la tête.
- Les patients sous inhibiteurs de la monoamine-oxydase (IMAO) (ou ayant suivi ce type de thérapie depuis moins de 14 jours).
- Les patients présentant un trouble convulsif ou épileptique.
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Restrictions relatives à l’utilisation
TARO-BUPRENOPHRINE / NALOXONE doit être remis au patient tous les jours sous la supervision d’un professionnel de la santé jusqu’à ce que le patient soit cliniquement stable et en mesure de conserver ses doses de TARO-BUPRENOPHRINE / NALOXONE en lieu sûr (voir la section 4. « POSOLOGIE ET ADMINISTRATION »).
Il convient donc de prendre toutes les mesures de sécurité nécessaires pour empêcher tout détournement des stocks de TARO-BUPRENOPHRINE / NALOXONE.
Dépendance, abus et utilisation non appropriée
Des cas d’abus et de détournement de buprénorphine et naloxone ont été signalés. Tous les patients doivent être surveillés régulièrement pour détecter l’apparition éventuelle de ce type de comportement ou d’état (voir la section 7, « MISES EN GARDE ET PRÉCAUTIONS, Accoutumance, abus et utilisation non
appropriée »).
- Dépression respiratoire potentiellement mortelle :
SURDOSE
Une dépression respiratoire grave, potentiellement mortelle ou mortelle peut se produire en lien avec la prise de TARO-BUPRENOPHRINE / NALOXONE. Les bébés qui y sont exposés in utero ou par le lait maternel risquent une dépression respiratoire potentiellement mortelle pendant l’accouchement ou l’allaitement.
Interaction avec l’alcool
L’ingestion d’alcool avec TARO-BUPRENOPHRINE / NALOXONE doit être évitée parce qu’elle peut avoir des effets cumulatifs dangereux, causant des troubles graves et même la mort (voir les sections 7, « MISES EN GARDE ET PRÉCAUTIONS, Neurologique » et 9, « INTERACTIONS MÉDICAMENTEUSES »).
Interactions avec d’autres dépresseurs du système nerveux central
L’utilisation concomitante d’opioïdes et de benzodiazépines ou d’autres dépresseurs du système nerveux central (SNC), tels que l’alcool, peut provoquer une profonde sédation, une dépression respiratoire, le coma ou la mort (voir les sections 7, « MISES
EN GARDE ET PRÉCAUTIONS, Neurologique, et 9, « INTERACTIONS
MÉDICAMENTEUSES »).
- Limiter la prescription concomitante de TARO-BUPRENOPHRINE / NALOXONE et de benzodiazépines ou d’autres dépresseurs du SNC aux patients pour lesquels les autres traitements ne sont pas adaptés.
- Considérer une réduction du dosage des dépresseurs du SNC, des comprimés sublinguaux TARO-BUPRENOPHRINE / NALOXONE ou des deux, en cas de prescription concomitante.
- Suivre les patients pour surveiller les signes et les symptômes de dépression respiratoire et de sédation.
Exposition accidentelle
L’ingestion accidentelle, même d’une seule dose de TARO-BUPRENOPHRINE / NALOXONE, par des personnes non dépendantes aux opioïdes, en particulier des enfants, peut provoquer un surdosage mortel de buprénorphine (voir la section 4, « POSOLOGIE ET ADMINISTRATION »).
Syndrome de sevrage néonatal associé aux opioïdes
L’utilisation prolongée de TARO-BUPRENOPHRINE / NALOXONE par la mère pendant sa grossesse peut provoquer un syndrome de sevrage néonatal associé aux opioïdes, qui peut mettre la vie de l’enfant en danger (voir la section 7, « MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage néonatal associé aux opioïdes »).
- Risques de surdose chez les patients n’ayant pas de tolérance acquise aux opioïdes TARO-BUPRENORPHINE / NALOXONE n’est pas indiqué comme analgésique. Des décès ont été rapportés chez des patients n’ayant pas de tolérance acquise aux opioïdes et qui ont consommé une dose sublinguale de 2 mg.
Interchangeabilité des formes médicamenteuses
En raison de la plus grande biodisponibilité du film de buprénorphine-naloxone comparativement au comprimé de buprénorphine-naloxone à certaines concentrations, les patients passant d'une formulation en film à un comprimé doivent être surveillés pour déceler un sevrage aux opioïdes et d'autres symptômes de sous-dosage.
TARO-BUPRENORPHINE / NALOXONE doit être placé sous la langue et y être maintenu jusqu’à sa dissolution complète. Les patients ne doivent pas consommer de nourriture ni boire tant que le comprimé ne soit pas complètement dissous. Modifier TARO- BUPRENORPHINE / NALOXONE pour l’administrer autrement que par la voie sublinguale indiquée peut causer des effets indésirables graves, voire le décès. Ne pas couper, briser, écraser, ni mâcher TARO-BUPRENORPHINE / NALOXONE (voir la section 7, « MISES EN GARDE ET PRÉCAUTIONS, Accoutumance, abus et utilisation non appropriée »).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Modifier le comprimé pour l’administrer autrement que par les voies d’administration indiquées peut causer des effets indésirables graves, voire la mort. Ne pas couper, briser, écraser, ni mâcher TARO-BUPRENORPHINE / NALOXONE.
Toutes les mesures de sécurité nécessaires doivent être prises pour empêcher le détournement des réserves de TARO-BUPRENOPHRINE / NALOXONE.
TARO-BUPRENOPHRINE / NALOXONE doit être remis au patient tous les jours sous la supervision d’un professionnel de la santé jusqu’à ce que le patient soit stable sur le plan clinique et en mesure de conserver ses doses de TARO-BUPRENOPHRINE / NALOXONE en lieu sûr.
- TARO-BUPRENOPHRINE / NALOXONE est indiqué pour le traitement substitutif de l’adulte aux prises avec une dépendance problématique aux opioïdes. La naloxone est un antagoniste des récepteurs mu des opioïdes. Le but de l’intégration de la naloxone au médicament est de décourager l’usage inapproprié ou excessif du médicament par voie intraveineuse ou intranasale par des personnes physiquement dépendantes aux agonistes mu opioïdes complets.
- La dépendance aux drogues opioïdes est un trouble récurrent chronique, la durée du traitement doit être adaptée à l’état du patient.
- Les patients traités par TARO-BUPRENOPHRINE / NALOXONE doivent être suivis de près dans le cadre d’un programme global visant leur dépendance problématique à un opioïde reposant sur une prise en charge médicale, sociale et psychologique
TARO-BUPRENOPHRINE / NALOXONE doit uniquement être prescrit par des médecins qui :
- 1. ont de l’expérience dans le traitement substitutif de la dépendance problématique aux opioïdes; et
- 2. ont suivi un programme reconnu de formation sur TARO-BUPRENOPHRINE / NALOXONE.
Le programme de formation sur TARO-BUPRENOPHRINE / NALOXONE est un programme de gestion des risques qui comporte quatre volets principaux permettant d’assurer l’emploi sûr et efficace du médicament dans le cadre d’une prise en charge médicale, sociale et psychologique du patient :
- formation des médecins prescripteurs sur l’emploi de TARO-BUPRENOPHRINE / NALOXONE;
- tenue d’une liste de médecins ayant reçu cette formation sur TARO-BUPRENOPHRINE / NALOXONE;
- dosage quotidien supervisé par un professionnel de la santé, progressant vers une administration sans surveillance quand la stabilité clinique du patient le permet;
- doses à emporter à la maison une fois que le patient est assez stable et peut entreposer de façon sécuritaire les doses de TARO-BUPRENOPHRINE / NALOXONE. La prise de doses sans supervision doit faire l’objet d’une évaluation et d’un examen réguliers.
- Les médecins peuvent obtenir de plus amples renseignements sur le programme de formation sur TARO-BUPRENORPHINE / NALOXONE en appelant au numéro de téléphone sans frais suivant : 1800 268-1975.
- Le programme de formation de TARO-BUPRENOPHRINE / NALOXONE est accessible aux professionnels de la santé seulement en utilisant le lien suivant : www.TaroBuprenorphineNaloxoneProgram.ca.
4.2 Dose recommandée et modification posologique
L’indication d’utilisation chez les enfants n’est pas autorisée par Santé Canada (voir la section 1.1, « Enfants »).
Induction
Précautions à prendre avant l’induction
Il est recommandé de procéder à des tests de la fonction hépatique et de documenter l’état d’une quelconque hépatite virale avant d’entreprendre un traitement. Il est également recommandé de surveiller régulièrement la fonction hépatique.
Avant la phase d’induction du traitement par TARO-BUPRENOPHRINE / NALOXONE, il faut déterminer quels sont les opioïdes en cause dans la dépendance (c.-à-d. à action brève ou prolongée), à quand remonte la dernière prise d’opioïde, et quel est le degré ou le niveau de dépendance aux opioïdes. Pour éviter d’accélérer le sevrage, l’induction du traitement de TARO- BUPRENOPHRINE / NALOXONE doit être entreprise dès que des signes clairs et objectifs de sevrage apparaissent.
Patients sous héroïne (ou autres opioïdes à action brève)
Pour les patients dépendants à l’héroïne ou aux opioïdes à action brève, la première dose de TARO-BUPRENOPHRINE / NALOXONE doit être administrée après l’apparition de signes objectifs d’un sevrage, mais pas moins de six heures après la dernière prise d’opioïdes par le patient.
Un score modéré, d’une valeur égale ou supérieure à 13 sur l’Échelle clinique des symptômes de sevrage des opioïdes (Clinical Opiate Withdrawal Scale – COWS, en anglais), peut s’avérer être un point de référence utile.
Patients prenant de la méthadone (ou autres opioïdes à action prolongée)
Pour les patients sous méthadone, la dose d’entretien de méthadone doit être réduite à la dose quotidienne minimale que le patient peut tolérer avant de commencer la thérapie par TARO- BUPRENOPHRINE / NALOXONE. La première dose de TARO-BUPRENOPHRINE / NALOXONE doit être administrée uniquement après l’apparition de signes objectifs d’un sevrage (ex., score COWS égal ou supérieur à 13), et généralement pas moins de 24 heures après la dernière prise de méthadone par le patient, à cause de la longue demi-vie de la méthadone.
Dose pour l’induction
Pour l’induction, TARO-BUPRENOPHRINE / NALOXONE en comprimé doit seulement être administré par voie sublinguale.
La dose de départ recommandée est de 2 mg ou 4 mg pouvant être augmentée par paliers de 2 ou 4 mg de buprénorphine, à environ 2 heures d’intervalle, sous surveillance. La dose cible totale du jour 1 est de 8 à 12 mg.
Le jour 2, une seule dose quotidienne de 8 mg à 16 mg de TARO-BUPRENOPHRINE / NALOXONE est recommandée.
Il est recommandé d’atteindre le plus rapidement possible la dose thérapeutique adéquate (c’est- à-dire la dose efficace sur le plan clinique). Dans certaines études, l’induction trop graduelle sur plusieurs jours a mené à des taux élevés d’abandon du traitement au cours de la période d’induction chez des patients sous traitement par la buprénorphine.
Au cours de la mise en place du traitement, une surveillance plus étroite de la posologie est recommandée pour s’assurer que la dose est bien placée sous la langue et pour observer comment le patient réagit au traitement : cela aidera à déterminer une posologie efficace en fonction des effets cliniques.
Les patients qui se sont abstenus de prendre des opioïdes et qui désirent reprendre leur traitement par TARO-BUPRENOPHRINE / NALOXONE doivent recommencer à la dose de 2 mg. Le médecin traitant augmentera ensuite la dose, selon son bon jugement.
Maintien
Stabilisation de la posologie et traitement d’entretien
Pendant le traitement d’entretien, TARO-BUPRENOPHRINE / NALOXONE en comprimé doit être administré uniquement par voie sublinguale.
Après l’induction du traitement, le patient doit être rapidement stabilisé à une dose d’entretien en adaptant la posologie en fonction de l’effet clinique. L’adaptation de la posologie par intervalles ascendants ou descendants de 2 à 8 mg de buprénorphine jusqu’à un niveau qui maintient le patient sous traitement et supprime les effets de sevrage des opioïdes doit s’appuyer sur la réévaluation de l’état clinique et psychologique du patient.
Des études cliniques ont montré qu’une dose d’entretien de 12 mg à 16 mg de buprénorphine et de naloxone une fois par jour est cliniquement efficace pour la plupart des patients. Le dosage maximal correspond à une dose de 24 mg par jour.
Pendant la thérapie d’entretien, il peut être nécessaire de procéder régulièrement à la stabilisation du patient à une nouvelle dose d’entretien, en fonction de ses besoins changeants.
Administration non quotidienne
Suivant la réussite du traitement d’induction et une fois que le patient reçoit une dose stable, l’administration de buprénorphine et de naloxone peut être réduite à la prise un jour sur deux du double de la dose ajustée en fonction des besoins du patient. Par exemple, le patient qui reçoit une dose quotidienne stabilisée à 8 mg/jour pourrait recevoir 16 mg tous les deux jours et aucune dose les autres jours. Cependant, la dose administrée en une seule journée ne doit pas dépasser 24 mg.
Pour certains patients, suivant la réussite du traitement d’induction et une fois que le patient reçoit une dose stable, la fréquence d’administration de buprénorphine et de naloxone peut être réduite à trois fois par semaine (p. ex., le lundi, le mercredi et le vendredi). La dose du lundi et celle du mercredi doivent correspondre au double de la dose quotidienne titrée individuellement, et la dose du vendredi, au triple de celle-ci. Aucune dose du médicament n’est administrée les autres jours. Cependant, la dose administrée en une seule journée ne doit pas dépasser 24 mg. Par conséquent, les patients qui nécessitent une dose quotidienne > 8 mg/jour ne seront peut- être pas de bons candidats pour ce schéma posologique.
Les patients dépendants à des substances agissant sur le SNC, telles que l’alcool, et en faisant l’usage concomitant, ne doivent pas être traités avec des doses augmentées exigées par une posologie non quotidienne (moins d’une prise par jour) destinée à un traitement supervisé. Les patients faisant en même temps une utilisation sporadique de médicaments non opioïdes doivent être étroitement surveillés, et tous les patients recevant moins d’une dose par jour doivent être observés pendant au moins une heure et demie après l’administration de la première multidose du traitement.
Réduction du dosage et cessation du traitement (sevrage médicalement assisté)
La décision de cesser le traitement par la TARO- BUPRENORPHINE / NALOXONE doit s’inscrire dans un plan thérapeutique global. Pour empêcher l’apparition de symptômes de sevrage et un retour à la consommation de drogues illicites, la dose de TARO- BUPRENORPHINE / NALOXONE peut être progressivement diminuée au fil du temps dans les cas favorables jusqu’à ce que le traitement puisse être arrêté. La décision de réduire la dose doit être prise par le médecin prescripteur, le patient et l’équipe de conseillers ou de soutien. Le risque de rechute consécutif au sevrage du médicament est à considérer.
Afin de prévenir le surdosage, on doit aviser les patients que le fait de réduire ou d’interrompre leur traitement par des opioïdes, notamment leur traitement par la TARO- BUPRENORPHINE / NALOXONE, diminue leur tolérance à ces médicaments. Si le traitement doit être relancé, il faut l’amorcer à la dose la plus faible possible et l’augmenter graduellement, de manière à éviter une surdose chez le patient.
Ajustement posologique chez les patients atteints d’insuffisance hépatique
TARO- BUPRENORPHINE / NALOXONE est contre-indiquées chez les patients atteints d’insuffisance hépatique grave et peuvent être inappropriées chez les patients atteints d’insuffisance hépatique modérée. L’ajustement de la posologie peut être envisagé dans les cas d’insuffisance hépatique faible ou modérée, et il faut demeurer à l’affût de signes et de symptômes de sevrage accéléré des opioïdes, de toxicité ou de surdose causés par des niveaux plus élevés de naloxone et/ou de buprénorphine (voir la section 10.3, « Pharmacocinétiques »).
Ajustement posologique chez les patients atteints d’insuffisance rénale
La prudence est de mise dans la posologie pour les patients atteints d’une insuffisance rénale grave (CLcr < 30 mL/min), et un ajustement de la posologie peut être nécessaire.
4.4 Administration
Il est recommandé qu’un nombre minimal de comprimé(s) soit administré pour atteindre la dose. Les patients ne doivent pas avaler ni consommer de la nourriture ou boire jusqu’à ce que TARO- BUPRENORPHINE / NALOXONE soit complètement dissous.
Il est recommandé d’enseigner la bonne technique d’administration du médicament aux patients. Après avoir été placé, TARO-BUPRENORPHINE / NALOXONE ne doit pas être déplacé.
Informez les patients que, lorsque le produit est complètement dissous, ils doivent prendre une gorgée d’eau et la faire passer sur leurs dents et leurs gencives avant de l’avaler. Informezles aussi du fait qu’ils doivent attendre au moins une heure après avoir pris TARO-BUPRENORPHINE / NALOXONE avant de se brosser les dents (voir la section 7, « MISES EN GARDE ET PRÉCAUTIONS, Gastrointestinal»).
Administration de TARO-BUPRENORPHINE / NALOXONE en comprimé
Les comprimés de TARO-BUPRENORPHINE / NALOXONE doivent être maintenus sous la langue jusqu’à leur dissolution complète.
Quand plusieurs comprimés sont nécessaires à l’atteinte de la dose prescrite, le patient doit placer tous les comprimés sous la langue en même temps ou en deux fois, la deuxième prise devant être placée sous la langue immédiatement après la dissolution de la première.
Passage de l’administration par voie sublinguale à l’administration par voie buccale, et vice versa (film seulement)
Les patients qui passent d'une formulation en film doivent commencer à prendre la même dose du produit précédemment administré. Cependant, des ajustements posologiques peuvent être nécessaires, car tous les dosages et combinaisons du comprimé de buprénorphine-naloxone ne sont pas bioéquivalents au film de buprénorphine-naloxone. Les comprimés à 8 mg/2 mg et à 12 mg/3 mg peuvent entraîner des taux plasmatiques significativement inférieurs de buprénorphine et de naloxone par rapport à la même dose de film.
Les patients doivent être surveillés pour détecter tout symptôme lié à un sous-dosage lors du passage du film au comprimé.
Il n'est pas conseillé de combiner différentes formulations ou d'alterner entre les formulations.
Supervision clinique
Le traitement doit débuter avec une administration supervisée et progresser vers une administration non supervisée lorsque la stabilité clinique du patient le permet. En début de traitement, une surveillance plus étroite de la posologie est recommandée pour vérifier que la dose est bien placée sous la langue et pour observer comment le patient réagit au traitement : cela aidera à procéder à un ajustement efficace de la dose, en fonction des effets cliniques.
Lorsque le patient se stabilise, il peut être approprié d’allonger l’intervalle entre ses évaluations en fonction de son adhérence au traitement, de l’efficacité de celui-ci et du progrès du patient de façon générale. Il est également recommandé de tenir compte de la fréquence des visites du patient et de sa capacité à gérer les médicaments qu’il emporte chez lui pour déterminer la quantité prescrite lors de l’administration non supervisée.
4.5 Dose omise
Les doses manquées peuvent contribuer à une diminution de la tolérance à la buprénorphine. Plus le patient manque de doses, plus la tolérance diminue. Les patients doivent être réévalués pour s’assurer qu’ils ont reçu une dose appropriée lors de la reprise du traitement par TARO- BUPRENORPHINE / NALOXONE. Il se peut que la dose de reprise doive être réduite jusqu’au niveau de celle qui a été prescrite pendant la phase d’induction du traitement par TARO- BUPRENORPHINE / NALOXONE.
Si le patient fait une rechute et consomme de nouveau des agonistes opioïdes complets, il faut lui conseiller d’attendre avant de reprendre son traitement par TARO-BUPRENORPHINE / NALOXONE jusqu’à l’apparition de signes modérés de sevrage d’opioïdes pour éviter les risques de sevrage précipité.
5 SURDOSAGE
Tableau clinique
Les signes et symptômes d’une surdose comprennent le myosis (rétrécissement des pupilles), la sédation, l’hypotension, leucoencéphalopathie toxique, leucoencéphalopathie post-hypoxique retardée, la dépression respiratoire et la mort. On peut également observer des nausées et des vomissements.
Le principal symptôme nécessitant une intervention est la dépression respiratoire, qui peut mener à un arrêt respiratoire et à la mort.
Traitement de la surdose
En cas de surdose, des mesures générales de soutien doivent être mises en place, comme une surveillance étroite de l’état respiratoire et cardiaque du patient. On doit mettre en œuvre un traitement symptomatique pour la dépression respiratoire après avoir prodigué les soins intensifs standards. Il faut immédiatement rétablir les voies respiratoires à l’aide d’une ventilation assistée ou contrôlée. Le patient doit être transféré dans un environnement disposant de moyens de réanimation complets.
Si le patient vomit, on doit veiller à ce qu’il n’aspire pas ses vomissures.
En raison de la dissociation extrêmement lente de la buprénorphine des récepteurs opioïdes, des doses élevées de naloxone, à savoir de 10 à 35 mg/70 kg de la masse corporelle, peuvent être d’un secours limité dans la prise en charge d’une surdose de buprénorphine. L’utilisation d’un antagoniste opioïde (comme la naloxone) est recommandée malgré son effet limité sur les symptômes respiratoires provoqués par la buprénorphine comparé à son effet sur les agonistes opioïdes complets.
Si la naloxone est utilisée, on doit prendre en considération la longue durée d’action de la buprénorphine au moment de décider de la durée du traitement et de la surveillance médicale qui sont nécessaires pour renverser les effets d’une surdose. La naloxone peut être éliminée plus rapidement que la buprénorphine, ce qui peut provoquer le retour de symptômes de surdose de buprénorphine qui étaient jusque-là contrôlés. Une perfusion en continu peut donc être nécessaire. La vitesse de la perfusion intraveineuse en continu doit être adaptée à la réaction du patient. Lorsqu’il est impossible de procéder à une perfusion, l’administration de doses répétées de naloxone peut être nécessaire. Surveillez attentivement le patient jusqu’à ce qu’une respiration spontanée soit rétablie avec certitude. Même en cas d’amélioration, une surveillance médicale continue est requise pendant au moins 24 heures en raison des effets prolongés de la buprénorphine.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 Formes posologiques, concentrations, composition, et conditionnement
| Voie d’administration | Forme pharmaceutique / teneurs / composition | Conditionnement | Ingrédients non médicinaux |
|---|---|---|---|
| Voie sublinguale | Comprimé sublingual à 2 mg/0,5 mg : 2 mg de buprénorphine et 0,5 mg de naloxone | Comprimé de couleur blanche à blanc cassé, rond, biconvexe et non enrobé, portant la marque « 969 » d’un côté et lisse de l’autre. Chaque flacon contient 30 comprimés et une plaquette contient 10 comprimés. | acésulfame potassium, acide citrique anhydre, amidon, arômes naturelsde citron et de lime, citrate de sodium, hydroxyanisole butylé, lactose monohydraté, mannitol, povidone K30 et stéarate de magnésium. |
| Comprimé sublingual à 8 mg/2 mg : 8 mg de buprénorphine et 2 mg de naloxone | Comprimé de couleur blanche à blanc cassé, rond, biconvexe et non enrobé, portant la marque « 970 » d’un côté et lisse de l’autre. Chaque flacon contient 30 comprimés et une plaquette contient 10 comprimés. | ||
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » » de la section 3.
Généralités
L’emploi de TARO-BUPRENOPHRINE / NALOXONE est indiqué pour le traitement de substitution pour les adultes aux prises avec une dépendance problématique aux opioïdes et, comme c’est le cas avec les autres médicaments de remplacement des opioïdes, le médicament doit être utilisé dans le cadre d’un programme global de désintoxication reposant sur une prise en charge médicale, sociale et psychologique du patient.
Comme pour les autres opioïdes, TARO-BUPRENOPHRINE / NALOXONE doit être utilisé avec prudence chez les patients avec les états suivants :
- myxœdème, hypothyroïdisme ou insuffisance corticosurrénale (p. ex., maladie d’Addison);
- psychoses toxiques;
- hypotension, hypertrophie de la prostate ou rétrécissement de l’urètre.
Les opioïdes provoquent un myosis, des changements au niveau de la conscience ou des changements au niveau de la perception de la douleur comme symptôme d’une maladie, ce qui peut nuire à l’évaluation du patient ou entraver le diagnostic ou le tableau clinique de maladies concomitantes. Les opioïdes doivent être administrés avec prudence chez les patients âgés ou affaiblis (voir la section 7.1, « Populations particulières, 7.1.4 Personnes âgées »).
Accoutumance, abus et utilisation non appropriée
TARO-BUPRENOPHRINE / NALOXONE contient de la buprénorphine, une substance qui peut être utilisée de manière abusive ou inappropriée, comme c’est le cas pour d’autres opioïdes, légaux ou non, et peut donc provoquer une surdose et la mort. Ce risque augmente lorsque la buprénorphine est employée en association avec de l’alcool ou d’autres substances, surtout avec des benzodiazépines. Il faut tenir compte de ces risques et de la stabilité du traitement contre les troubles de consommation des opioïdes au moment de déterminer si un traitement par TARO- BUPRENOPHRINE / NALOXONE convient au patient. La buprénorphine est une substance recherchée par les personnes atteintes d’un trouble de consommation d’opioïdes et est sujette à un détournement illicite. Le médecin doit tenir compte de ce fait lorsqu’il prescrit TARO- BUPRENOPHRINE / NALOXONE dans les cas où il estime qu’il y a un risque accru d’usage abusif ou inapproprié ou de détournement.
Il est nécessaire de prendre des précautions appropriées lorsqu’il est question de prescrire ou d’administrer TARO-BUPRENOPHRINE / NALOXONE afin de réduire les risques d’usage abusif ou inapproprié ou de détournement et pour assurer que le médicament est conservé en lieu sûr, même au domicile du patient. Il est essentiel d’effectuer un suivi clinique approprié de la stabilité du patient et de réévaluer le traitement à intervalles réguliers. Le médicament ne doit pas faire l’objet d’une prescription renouvelable en début de traitement ou ne doit être prescrit qu’avec des visites appropriées de suivi du patient.
Il faut surveiller tous les patients sous TARO-BUPRENOPHRINE / NALOXONE, et diriger ceux d’entre eux dont l’état semble indiquer un problème de détournement du médicament, de progression de la dépendance aux opioïdes ou de comportements liés à la dépendance vers un traitement de la dépendance aux drogues plus structuré et intensif.
Un traitement sous- optimal de TARO-BUPRENOPHRINE / NALOXONE peut entraîner une utilisation inappropriée du médicament par le patient, mener à un surdosage ou à l’abandon du traitement. Un patient à qui on administre une dose insuffisante de TARO-BUPRENOPHRINE / NALOXONE peut continuer à tenter de faire disparaître ses symptômes de sevrage non contrôlés en consommant des opioïdes, de l’alcool ou des sédatifs hypnotiques comme des benzodiazépines.
La combinaison de buprénorphine et de naloxone dans TARO-BUPRENOPHRINE / NALOXONE a pour but de décourager les utilisations inappropriées et l’abus de buprénorphine. L’utilisation inappropriée par intraveineuse ou par voie intranasale de TARO-BUPRENOPHRINE / NALOXONE est censée se produire moins souvent qu’avec la buprénorphine seule, puisque la naloxone présente dans TARO-BUPRENOPHRINE / NALOXONE peut accélérer le sevrage chez une personne dépendante à l’héroïne, à la méthadone ou à d’autres agonistes opioïdes.
Les surdoses, la dépression respiratoire, les lésions hépatiques et la transmission d’infections virales par le sang font partie des risques d’usage abusif ou inapproprié. Dans les cas de mauvais usage du médicament, certains des effets indésirables suivants ont été attribués à sa mauvaise utilisation plutôt qu’au produit lui-même : réactions locales, comme de la cellulite ou un abcès parfois infectieux, hépatite aiguë potentiellement grave, pneumonie, endocardite et autres infections graves.
Des précautions supplémentaires sont nécessaires avec les patients également dépendants à des substances agissant sur le SNC, comme l’alcool, et les patients faisant en même temps une utilisation sporadique de médicaments non opioïdes.
Cancérogenèse et mutagenèse
Voir la section 16, « TOXICOLOGIE NON CLINIQUE ».
Cardiovasculaire
- Hypotension
TARO-BUPRENOPHRINE / NALOXONE peut provoquer une hypotension orthostatique chez les patients ambulatoires.
L’administration de TARO-BUPRENOPHRINE / NALOXONE peut entraîner une grave hypotension chez les patients dont la capacité à maintenir une pression sanguine adequate est compromise en raison d’un volume sanguin réduit ou de l’administration concomitante de médicaments comme les phénothiazines et d’autres tranquillisants, sédatifs hypnotiques, antidépresseurs tricycliques ou anesthésiants généraux. Chez ces patients, il faut surveiller l’apparition de signes d’hypotension après avoir lancé le traitement ou modifié la posologie de TARO-BUPRENOPHRINE / NALOXONE.
- Allongement de l’intervalle QTc
Il a été démontré que l’administration de médicaments à base de buprénorphine était associée à un allongement de l’intervalle QTc.
TARO-BUPRENOPHRINE / NALOXONE ne doit pas être administré à des patients ayant des antécédents de syndrome du QT long ou dont un membre de la famille immédiate souffre de ce syndrome, ni à des patients sous antiarythmiques de classe IA (ex., quinidine, procaïnamide, disopyramide), de classe IC (ex., flécaïnide, propafénone) ou de classe III (ex., amiodarone).
L’allongement de l’intervalle QTc peut entraîner un risque d’arythmie ventriculaire, notamment de torsades de pointes. La torsade de pointes fait partie des tachycardies ventriculaires polymorphes. Habituellement, le risque de torsade de pointes augmente avec l’allongement de l’intervalle QTc induit par le médicament. Les patients atteints de torsades de pointes peuvent être asymptomatiques ou présenter des étourdissements, des palpitations, une syncope ou des convulsions. Si elles ne sont pas interrompues, les torsades de pointes peuvent provoquer une fibrillation ventriculaire et une mort subite d’origine cardiaque. Il faut faire preuve de grande prudence lors de l’administration de TARO-BUPRENOPHRINE / NALOXONE à des patients soupçonnés de présenter un risque accru de torsades de pointes durant un traitement qui allonge l’intervalle QTc (voir la section 9, « INTERACTIONS MÉDICAMENTEUSES »).
Dans la population générale, les principaux facteurs de risque de torsade de pointes sont les suivants : sexe féminin, âge (65 ans ou plus), allongement de l’intervalle QTc à la visite initiale, facteurs génétiques pathologiques exerçant un effet sur les canaux ioniques cardiaques ou les protéines régulatrices — surtout dans les cas de syndrome congénital du QT long — antécédents familiaux de mort subite d’origine cardiaque avant 50 ans, cardiopathie (ex. : ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, cardiomyopathie, affection touchant le système de conduction électrique), antécédents d’arythmie, déséquilibre des électrolytes (p. ex. : hypokaliémie, hypomagnésémie, hypocalcémie) ou affections menant à un déséquilibre électrolytique (p. ex. : vomissements persistants, troubles de l’alimentation), bradycardie, incident neurologique aigu (p. ex. : hémorragie intracrânienne ou sous- arachnoïdienne, AVC, traumatisme intracrânien), diabète sucré et neuropathie autonomique.
Lorsqu’un professionnel de la santé administre un médicament qui allonge l’intervalle QTc, il doit renseigner le patient sur la nature des modifications de l’ECG qui s’en suivront et leurs implications, les maladies et troubles sous-jacents qui constituent des facteurs de risque, les interactions médicament-médicament potentielles et démontrées, les signes d’arythmie, les stratégies de prise en charge des risques, et les autres sujets pertinents en lien avec la prise du médicament. Il faut prévenir les patients qu’ils doivent communiquer immédiatement avec leur professionnel de la santé en cas de nouvelles douleurs ou d’inconfort thoraciques, de palpitations, d’étourdissements, de faiblesse ou d’évanouissement, ou encore de modification de leur traitement, notamment en cas de l’ajout ou du retrait d’un médicament.
L’utilisation de TARO-BUPRENOPHRINE / NALOXONE chez les patients souffrant de choc circulatoire doit être évitée, car elle pourrait entraîner une vasodilatation qui réduirait le débit cardiaque et la pression sanguine.
Dépendance/tolérance
La buprénorphine est un agoniste partiel des récepteurs mu des opioïdes. Son administration prolongée peut entraîner un état de dépendance physique - accompagné ou non d’une dépendance psychologique - qui est semblable à l’état qu’engendrent les opioïdes et qui est caractérisé par un syndrome de sevrage lorsqu’on met fin abruptement au traitement ou que l’on diminue la dose trop rapidement. Le syndrome de sevrage (état de manque) peut se manifester par les symptômes suivants : douleurs musculaires, diarrhée, chair de poule, perte d’appétit, nausée, nervosité ou agitation, écoulements nasaux, éternuements, tremblements ou frissons, crampes d’estomac, tachycardie, troubles du sommeil, augmentation inhabituelle de la transpiration, palpitations, fièvre inexpliquée, faiblesse et bâillements (voir la section 8.2 Effets indésirables observés dans les essais cliniques »). En revanche, le syndrome de sevrage est moins marqué que celui qui est observé avec les agonistes complets, et il peut être retardé.
Les patients qui décident de cesser leur traitement par TARO- BUPRENOPHRINE / NALOXONE doivent faire l’objet d’un suivi visant à déceler les signes et les symptômes de sevrage.
Conduite de véhicules et utilisation de machines
TARO-BUPRENOPHRINE / NALOXONE peut affecter les capacités mentales et/ou physiques nécessaires à certaines activités dangereuses, telles que la conduite d’une voiture ou l’utilisation d’une machine.
On doit recommander aux patients de faire preuve de prudence quant à l’utilisation de machines pouvant être dangereuses et de véhicules automobiles, jusqu’à ce qu’ils soient suffisamment certains que leur traitement par TARO-BUPRENOPHRINE / NALOXONE ne diminue pas leur aptitude à entreprendre de telles activités.
TARO-BUPRENOPHRINE / NALOXONE peut provoquer une hypotension orthostatique, des endormissements, des étourdissements ou un affaiblissement des facultés mentales, surtout pendant les phases d’induction du traitement et d’ajustement de la dose. Cet effet peut être exacerbé par d’autres substances, comme l’alcool et les dépresseurs du système nerveux central (comme les benzodiazépines, les tranquillisants, les sédatifs ou les hypnotiques).
Endocrinien/métabolisme
- Insuffisance surrénale
Des cas d’insuffisance surrénale ont été signalés avec l’utilisation d’opioïdes, le plus souvent après une utilisation prolongée. L’insuffisance surrénale peut se manifester par des symptômes et des signes non spécifiques comme des nausées, des vomissements, de l’anorexie, de la fatigue, de la faiblesse, des étourdissements et une basse pression sanguine. En cas d’insuffisance surrénale soupçonnée, le diagnostic doit être confirmé à l’aide d’un test diagnostique le plus rapidement possible. En cas de diagnostic d’insuffisance surrénale, traiter avec des doses de remplacement physiologiques de corticostéroïdes. Sevrer le patient des opioïdes pour permettre à la fonction surrénale de se rétablir et continuer le traitement de corticostéroïdes jusqu’au rétablissement de la fonction surrénale.
Gastro-intestinal
Il a été prouvé que la buprénorphine, qui entre dans la composition de TARO-BUPRENORPHINE / NALOXONE, et d’autres opioïdes semblables à la morphine diminuaient la motilité du côlon et augmentaient la pression à l’intérieur du cholédoque. TARO-BUPRENORPHINE / NALOXONE peut compliquer le diagnostic d’abdomen aigu ou occulter l’évolution clinique de ce type d’affection et doit être administré avec prudence chez les patients atteints d’un dysfonctionnement des voies biliaires.
Effets indésirables sur les dents
Des problèmes dentaires, dont certains assez graves (p. ex., fracture dentaire, perte de dent), ont été signalés à la suite de l’utilisation de produits à base de buprenorphine administrée par voie transmuqueuse. Les problèmes signalés concernaient notamment des caries, des abcès ou des infections dentaires, des polycaries évolutives, une erosion dentaire, une perte de plombage et, parfois, une perte totale des dents. Les personnes concernées devaient subir des traitements comme des extractions dentaires, des traitements de canal, des chirurgies dentaires et d’autres traitements de restauration (p. ex., plombages, couronnes, implants, prothèses). Plusieurs cas ont été signalés chez des personnes sans antécédents de problèmes dentaires. Le lien de causalité n’a cependant pas été établi dans tous les cas.
Les patients doivent être dirigés vers des services de soins dentaires et encouragés à passer des examens dentaires réguliers pendant la prise de TARO-BUPRENORPHINE / NALOXONE. Ils doivent être informés de l’importance de recevoir des soins dentaires et de chercher des stratégies leur permettant de préserver ou d’améliorer leur santé buccale tout en prenant des produits à base de buprénorphine administrée par voie transmuqueuse. Une de ces strategies consiste à rincer délicatement les dents et les gencives avec de l’eau avant d’avaler l’eau, et ce, après la dissolution complète de TARO-BUPRENORPHINE / NALOXONE. Informez les patients qu’ils doivent attendre au moins une heure après avoir pris TARO-BUPRENORPHINE / NALOXONE avant de se brosser les dents (voir la section 4.4, « Administration »).
Hépatique/biliaire/pancréatique
Des cas de cytolyse hépatique et d’hépatite ictérique ont été observés chez des individus recevant de la buprénorphine lors d’essais cliniques et dans des rapports d’effets indésirables consécutifs à la mise en marché. Les anomalies relevées s’étendent des augmentations asymptomatiques et transitoires des transaminases hépatiques aux cas répertoriés d’insuffisance hépatique, de nécrose hépatique, de syndrome hépatorénal, d’encéphalopathie hépatique et de décès. Souvent, ces atteintes sont liées à la présence d’une anomalie des enzymes hépatiques ou d’une infection virale accompagnée d’une hépatite B ou C, ou encore à l’usage concomitant d’autres médicaments qui présentent un risque d’hépatotoxicité ou de drogues administrées par injection. Dans d’autres cas, le peu de données disponibles n’a pas permis de déterminer l’étiologie de l’anomalie. Dans certains cas, le retrait de la buprénorphine a amélioré l’hépatite aiguë ; cependant, dans d’autres cas, la réduction de la posologie n’a pas été nécessaire. Il est possible que la buprénorphine ait été la cause de certains cas de développement de l’anomalie hépatique, ou y ait contribué. Il est recommandé d’effectuer des tests de la fonction hépatique avant de lancer le traitement pour établir une référence. La surveillance périodique de la fonction hépatique pendant le traitement est également recommandée. On recommande aussi de procéder à un bilan biologique et étiologique si l’on soupçonne une atteinte hépatique. Selon le cas, TARO-BUPRENORPHINE / NALOXONE doit être prudemment arrêté pour empêcher l’apparition de symptôme de sevrages et le retour du patient à l’utilisation de drogues illicites. Une surveillance étroite du patient doit donc être mise en place.
Immunitaire
- Réactions allergiques
Des cas d’hypersensibilité chronique ou aiguë à la buprénorphine ont été signalés aussi bien au cours des essais cliniques qu’après la commercialisation de ce médicament. Les signes et les symptômes les plus courants de ce type de réactions comprennent des éruptions cutanées, de l’urticaire et du prurit. Des cas de bronchospasme, d’œdème de Quincke et de choc anaphylactique ont également été rapportés. Tout antécédent d’hypersensibilité à la buprénorphine, à la naloxone ou à tout autre ingrédient entrant dans la composition de TARO- BUPRENORPHINE / NALOXONE constitue une contre-indication à son emploi.
Surveillance et tests de laboratoire
Il est recommandé de procéder à des tests de fonction hépatique et de documenter l’état d’une quelconque hépatite virale avant d’entreprendre un traitement. Il est également recommandé de surveiller régulièrement la fonction hépatique. Les patients dont les tests se sont révélés positifs pour une hépatite virale et ceux qui utilisent des médicaments en concomitance ou qui ont un problème préexistant de dysfonction hépatique sont plus à risque de développer des lésions hépatiques.
Syndrome de sevrage néonatal associé aux opioïdes
Le syndrome de sevrage néonatal associé aux opioïdes est un effet indésirable prévisible et traitable de l’utilisation prolongée d’opioïdes pendant la grossesse, que cette utilisation soit autorisée médicalement ou non. Contrairement au syndrome de sevrage des opioïdes chez les adultes, le syndrome de sevrage néonatal associé aux opioïdes peut engager le pronostic vital s’il n’est pas reconnu et traité chez le nouveau-né. Les professionnels de la santé doivent demeurer à l’affût des signes de syndrome de sevrage néonatal associé aux opioïdes chez les nouveau-nés et en tenir compte dans leur prise en charge.
Le syndrome de sevrage néonatal associé aux opioïdes est reconnaissable aux symptômes suivants : irritabilité, hyperactivité et structure anormale du sommeil, pleurs aigus, tremblements, vomissements, diarrhée et absence de prise de poids. Les symptômes de sevrage néonatal surviennent en général dès les premiers jours après la naissance. Leur durée et leur gravité peuvent varier. Comme la buprénorphine a une demi-vie plutôt longue, il faut assurer le suivi du nouveau-né pendant plusieurs jours à la fin de la grossesse afin de réduire le risque d’apparition de dépression respiratoire ou de syndrome de sevrage du nouveau-né. L’incidence du syndrome de sevrage néonatal associé aux opioïdes ne peut pas être clairement établie à partir des données actuelles, et il ne semble pas y avoir de relation entre la dose et l’effet.
Il faut avertir les femmes enceintes traitées pour une dépendance aux opioïdes avec TARO- BUPRENORPHINE / NALOXONE des risques de syndrome de sevrage néonatal associé aux opioïdes et s’assurer qu’un traitement approprié destiné au nouveau-né est disponible.
Les risques en lien avec le syndrome de sevrage néonatal associé aux opioïdes et l’exposition à TARO-BUPRENORPHINE / NALOXONE durant la grossesse doivent être évalués à la lumière du risque relié à une dépendance aux opioïdes non traitée chez la mère. La décision d’interrompre le traitement par TARO-BUPRENORPHINE / NALOXONE durant la grossesse doit être prise dans le cadre d’un plan de traitement global (voir la section 7.1, « Populations particulires, 7.1.1, Femmes enceintes »).
Neurologique
Interactions avec les dépresseurs du système nerveux central (comme les benzodiazépines et l’alcool) : la buprénorphine être utilisée avec prudence pendant l’administration concomitante d’autres opioïdes, anesthésiques généraux, phénothiazines et autres tranquillisants, sédatifs hypnotiques, antidépresseurs tricycliques, antipsychotiques, antihistaminiques, benzodiazépines, antiémétiques à action centrale et autres dépresseurs du SNC. L’utilisation concomitante de ces substances pourrait provoquer une dépression respiratoire, de l’hypotension, une sudation excessive, le coma, voire la mort.
Des études par observation ont démontré que l’utilisation concomitante d’opioïdes et de benzodiazépines augmente le risque de décès associés à l’usage de médicaments par rapport à l’utilisation exclusive d’opioïdes. À cause de leurs propriétés pharmacologiques similaires, il est raisonnable de s’attendre à des risques similaires avec l’utilisation concomitante d’autres dépresseurs de SNC et d’opioïdes (voir la section 9, « INTERACTIONS MÉDICAMENTEUSE »). En cas de décision de prescrire en même temps de la benzodiazépine ou d’autres dépresseurs du SNC avec un opioïde, il faut prescrire les doses efficaces les plus faibles pour une durée minimale. Pour les patients recevant un opioïde, prescrire la dose initiale de benzodiazépine ou d’un autre dépresseur du SNC plus basse que celle qui est indiquée en l’absence d’opioïdes, puis ajuster la dose en fonction de la réponse clinique. Si un opioïde est prescrit à un patient prenant déjà de la benzodiazépine ou un autre dépresseur du SNC, prescrire une dose initiale d’opioïde plus basse, puis ajuster la dose en fonction de la réponse clinique. Suivre les patients pour surveiller les signes et les symptômes de dépression respiratoire et de sédation.
Informer à la fois les patients et leurs aidants des risques de dépression respiratoire et de sédation associés à la prise de TARO-BUPRENORPHINE / NALOXONE en concomitance avec des benzodiazépines ou d’autres dépresseurs du SNC (y compris l’alcool et les drogues illicites). Informer les patients qu’ils ne doivent pas conduire ni utiliser de la machinerie lourde jusqu’à ce que les effets de l’utilisation concomitante de la benzodiazépine et de l’autre dépresseur du SNC aient été établis. Dépister les patients qui présentent un risque de toxicomanie, y compris d’abus et de mauvaise utilisation d’opioïdes, et les prévenir des risques de surdose et de décès associés à l’utilisation de dépresseurs du SNC supplémentaires, tels que l’alcool et les drogues illicites (voir la section 9, « INTERACTIONS MÉDICAMENTEUSE »).
TARO-BUPRENORPHINE / NALOXONE ne doit pas être pris avec de l’alcool parce qu’il est susceptible d’augmenter les risques d’effets secondaires dangereux, y compris le décès (voir les sections 2. « CONTRE-INDICATIONS » et 8, « EFFETS INDÉSIRABLES » et 9, « INTERACTIONS MÉDICAMENTEUSE »).
Toxicité sérotoninergique ou syndrome sérotoninergique :
La toxicité sérotoninergique, aussi connue sous le nom de syndrome sérotoninergique, est une affection potentiellement mortelle qui a été signalée avec la buprénorphine, y compris buprénorphine et naloxone, particulièrement en association avec d’autres médicaments sérotoninergiques (voir la section 9, « INTERACTIONS MÉDICAMENTEUSE »). La toxicité sérotoninergique est caractérisée par l’excitation neuromusculaire, la stimulation du système nerveux autonome (p. ex., tachycardie, bouffées vasomotrices), et état mental altéré (p. ex., anxiété, agitation, hypomanie). Conformément aux critères de Hunter, un diagnostic de toxicité sérotoninergique est probable quand, en présence d’au moins un agent sérotoninergique, l’un des symptômes suivants est observé :
- Clonus spontané
- Clonus inductible ou clonus oculaire avec agitation ou diaphorèse
- Tremblements et surréflectivité
- Hypertonie et température corporelle > 38 °C et clonus oculaire ou clonus inductible.
Si un traitement concomitant par TARO-BUPRENORPHINE / NALOXONE et d’autres agents sérotoninergiques est justifié d’un point de vue clinique, une surveillance étroite du patient est de mise, particulièrement en début de traitement et lors d’augmentations de dose (voir la section 9, « INTERACTIONS MÉDICAMENTEUSE »). En cas de toxicité sérotoninergique soupçonnée, l’arrêt des agents sérotoninergique est à considérer.
- Augmentation de pression du liquide céphalorachidien
Comme pour les autres opioïdes, la buprénorphine peut augmenter la pression du liquid céphalorachidien et doit être utilisée avec prudence chez les patients avec des antécédents de crise épileptique, traumatisme crânien, lésions intracrâniennes, et dans les autres circonstances où la pression céphalorachidienne peut être augmentée. La buprénorphine peut causer un myosis et des changements au niveau de la conscience, ou des changements de la perception de la douleur comme symptôme d’une maladie et peut nuire à l’évaluation du patient ou entraver le diagnostic ou le tableau clinique de maladies concomitantes. Puisque la buprénorphine est un opioïde, la douleur comme symptôme d’une maladie peut être atténuée.
Considérations péri-opératoires
TARO-BUPRENORPHINE / NALOXONE n’est pas indiqué pour traiter la douleur. Des décès ont été signalés chez des patients ayant reçu une dose de 2 mg de buprénorphine sous forme de comprimé sublingual pour une analgésie.
- Gestion de la douleur
Il est possible que des patients sous TARO-BUPRENORPHINE / NALOXONE aient besoin d’une anesthésie ou d’un traitement pour la prise en charge d’une douleur aiguë. Il faut traiter les patients sous TARO-BUPRENORPHINE / NALOXONE avec un analgésique non opioïde lorsque c’est possible. Le patient qui a besoin d’un traitement par un opioïde aux fins d’une analgésie peut recevoir un analgésique opioïde pur à grande affinité sous la supervision d’un médecin qui portera une attention particulière à la fonction respiratoire du patient. Une augmentation des doses peut être nécessaire pour obtenir un effet d’analgésie. Par conséquent, le risque de toxicité associé à l’administration d’un opioïde est élevé. Si un traitement par un opioïde est requis aux fins de l’anesthésie, le patient doit faire l’objet d’une surveillance continue dans un milieu propice à l’anesthésie. De plus, ce suivi doit être assuré par des personnes autres que celles qui pratiquent l’intervention chirurgicale ou qui posent le diagnostic. Le traitement par les opioïdes doit être administré par un spécialiste rompu à l’emploi des anesthésiants et à la prise en charge des effets exercés par les opioïdes puissants sur la fonction respiratoire, et surtout au rétablissement ou au maintien d’une ventilation appropriée par respiration assistée.
Veuillez renseigner vos patients sur l’importance d’expliquer à leurs proches qu’en cas d’urgence, ces derniers se doivent d’avertir le médecin traitant ou le personnel des services d’urgence que le patient présente une dépendance physique à un opioïde et qu’il reçoit un traitement par TARO- BUPRENORPHINE / NALOXONE.
Précipitation de l’apparition du syndrome de sevrage des opioïdes
En raison des propriétés d’agoniste partiel de la buprénorphine, TARO-BUPRENORPHINE / NALOXONE peut précipiter l’apparition des symptômes de sevrage chez les patients dépendants aux opioïdes s’il est administré avant que les effets d’agonistes découlant d’un usage récent d’opioïde aient cessé.
Pour éviter l’apparition précipitée du syndrome de sevrage des opioïdes pendant l’induction de TARO-BUPRENORPHINE / NALOXONE après la prise d’opioïdes à action brève ou à action prolongée, le patient doit montrer des signes et des symptômes objectifs de sevrage modéré avant la dose d’induction. Par exemple, un score modéré de sevrage, d’une valeur égale ou supérieure à 13 sur l’Échelle clinique des symptômes de sevrage des opioïdes (Clinical Opiate Withdrawal Scale, COWS, en anglais), peut s’avérer être un point de référence utile.
Des symptômes de sevrage peuvent aussi être associés à un dosage sous-optimal.
Parce qu’il contient de la naloxone, TARO-BUPRENORPHINE / NALOXONE peut provoquer des signes et des symptômes intenses et apparents de sevrage en cas d’un usage inapproprié ou d’abus par voie intranasale ou intraveineuse chez les personnes dépendantes aux agonistes opioïdes complets comme l’héroïne, la morphine ou la méthadone.
Rénal
L’élimination rénale joue un rôle relativement faible (voir la section 10.3, « Pharmacocinétique ») dans l’élimination globale de la buprénorphine; par conséquent, il est rarement nécessaire d’ajuster la posologie en fonction d’une insuffisance rénale. Cependant, les métabolites de la buprénorphine s’accumulent chez le patient atteint d’insuffisance rénale avancée. La prudence est de mise dans la posologie pour les patients atteints d’une insuffisance rénale grave (CLcr < 30 mL/min), et un ajustement de la posologie peut être nécessaire.
Les effets de l’insuffisance rénale sur la pharmacocinétique de la naloxone sont inconnus.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
La buprénorphine administrée à des rats par le biais de l’alimentation à des doses ≥ 500 ppm (ce qui équivaut environ à 47 mg/kg/jour ou plus, et à une exposition estimée à environ 28 fois la dose quotidienne sublinguale de 16 mg qui est recommandée chez l’humain selon un calcul basé sur les mg/m2) a provoqué une diminution de la fertilité se traduisant par une diminution du taux de conception chez la rate. L’administration dans l’alimentation d’une dose de 100 ppm (qui équivaut à approximativement à 10 mg/kg/jour ou environ 6 fois la dose sublinguale quotidienne de 16 mg qui est recommandée chez l’humain et qui est déterminée selon un calcul de mg/m2) n’a eu aucun effet indésirable sur la fertilité.
- Fonction sexuelle
L’utilisation à long terme d’opioïdes peut mener à une diminution des taux d’hormones sexuelles. Elle peut également mener à une baisse de la libido, à de la dysfonction érectile ou à de l’infertilité (voir la section 8, « EFFETS INDÉSIRABLES »).
Respiratoire
- Dépression respiratoire potentiellement mortelle
L’utilisation de TARO-BUPRENOPHRINE / NALOXONE peut provoquer une dépression respiratoire significative sur le plan clinique, voire la mort. On a signalé des cas de décès imputables à une dépression respiratoire, surtout lorsque la buprénorphine avait été employée par voie intraveineuse et en combinaison avec des benzodiazépines, lorsqu’une dose élevée de buprénorphine était administrée à des personnes qui n’avaient pas acquis une dépendance aux opioïdes, ou à la suite de l’emploi concomitant de buprénorphine et d’autres agents dépresseurs comme l’alcool ou d’autres opioïdes. Des décès ont également été rapportés en association avec l’emploi concomitant de buprénorphine et d’autres dépresseurs du système nerveux central. On doit mettre les patients en garde contre les dangers possibles de l’auto-administration intraveineuse de benzodiazépines ou d’autres agents dépresseurs pendant qu’ils sont traités par TARO-BUPRENOPHRINE / NALOXONE, surtout si TARO-BUPRENOPHRINE / NALOXONE est employé de manière inappropriée ou abusive.
Les bébés qui y sont exposés in utero ou par le lait maternel risquent de présenter une dépression respiratoire potentiellement mortelle pendant l’accouchement ou l’allaitement (voir la section 7.1, « Populations particulières »). TARO-BUPRENOPHRINE / NALOXONE peut causer une dépression respiratoire grave, possiblement mortelle, chez les enfants qui l’ingèrent par accident. Protéger les enfants contre toute exposition et tout accès au produit (voir la section 2, INSTRUCTIONS PARTICULIÈRES DE MANIPULATION »).
TARO-BUPRENOPHRINE / NALOXONE doit être utilisé avec prudence chez les patients dont la fonction respiratoire est compromise (p. ex., baisse de la réserve pulmonaire, hypoxie, hypercapnie ou cyphoscoliose), chez les personnes âgées et les patients débilités. Les patients présentant un facteur de risque physique ou pharmacologique doivent faire l’objet d’un suivi. La réduction de la dose peut être à considérer.
Les opioïdes peuvent causer des troubles respiratoires liés au sommeil, y compris l’apnée centrale du sommeil et l’hypoxémie liée au sommeil. L’usage d’opioïdes augmente les risques d’apnée centrale du sommeil d’une manière dose-dépendante. Chez les patients qui en sont atteints, il faut considérer diminuer la dose d’opioïde, au moyen des meilleures pratiques de diminution des opioïdes (voir la section 4, « POSOLOGIE ET ADMINISTRATION »).
La prise en charge d’une surdose doit d’abord viser le rétablissement d’une ventilation appropriée par respiration assistée, si nécessaire. En cas de dépression respiratoire, on doit mettre en œuvre un traitement symptomatique après avoir prodigué les soins intensifs standards (voir la section 5, « SURDOSAGE »).
Renseignements pour le patient
- On doit conseiller aux patients de conserver TARO-BUPRENOPHRINE / NALOXONE hors de la portée des enfants, afin d’éviter toute ingestion accidentelle pouvant entraîner la mort. On doit leur conseiller de ne pas prendre ce médicament devant des enfants. On doit également leur conseiller de chercher une aide médicale immédiate si un enfant est exposé aux comprimés sublinguaux TARO-BUPRENOPHRINE / NALOXONE.
- Les patients doivent être informés qu’ils s’exposent à des conséquences graves, voire mortelles, s’ils prennent des benzodiazépines, des sédatifs, des tranquillisants ou des antidépresseurs non prescrits ou de l’alcool en même temps que TARO-BUPRENOPHRINE/ NALOXONE. On doit avertir les patients ayant une prescription pour des benzodiazépines ou d’autres dépresseurs du SNC qu’ils ne devraient utiliser ces médicaments qu’en respect des directives de leur médecin.
- Si les patients prennent d’autres médicaments, ils doivent en informer leur médecin. Ils doivent également consulter leur médecin au sujet de tout autre médicament qui leur serait prescrit plus tard.
- Les patients doivent être prévenus qu’ils doivent conserver leurs comprimés dans un endroit sûr, à l’abri du vol. Les patients doivent être avertis qu’ils ne doivent en aucun cas donner des comprimés sublinguaux TARO-BUPRENOPHRINE / NALOXONE à une autre personne; cela pourrait avoir des conséquences néfastes, voire mortelles. Il est illégal de vendre ou de donner ce médicament.
- Le patient doit dire à ses proches qu’en cas de surdose, ces derniers doivent avertir le médecin traitant ou le personnel de la salle d’urgence qu’il a une dépendance physique aux narcotiques et qu’il est traité par TARO-BUPRENOPHRINE / NALOXONE.
On doit recommander aux patients de faire preuve de prudence quant à l’utilisation de machines pouvant être dangereuses, y compris un véhicule automobile, jusqu’à ce qu’ils soient suffisamment
- certains que leur traitement par TARO-BUPRENOPHRINE / NALOXONE ne diminue pas leur aptitude à entreprendre de telles activités. TARO- BUPRENOPHRINE / NALOXONE peut altérer les facultés mentales et les aptitudes physiques nécessaires à l’accomplissement de tâches pouvant comporter un certain danger, comme la conduite d’un véhicule automobile ou l’utilisation de machines.
- On doit avertir les patients que, comme tous les autres opioïdes, TARO- BUPRENOPHRINE / NALOXONE peut provoquer une hypotension orthostatique chez les patients sur pied.
- Il faut aviser les patients qu’ils ne doivent pas modifier leur dosage de comprimés sublinguaux TARO-BUPRENOPHRINE / NALOXONE sans en avoir discuté avec leur médecin.Les patients doivent être avisés que les comprimés sublinguaux TARO-BUPRENOPHRINE / NALOXONE peuvent causer une dépendance aux opioïdes; des signes et symptômes de sevrage des opioïdes peuvent donc faire leur apparition en cas d’interruption du traitement. Les patients qui souhaitent interrompre leur traitement à la buprénorphine pour gérer leur dépendance aux opioïdes doivent agir en étroite collaboration avec leur médecin pendant une période préparatoire et doivent être informés des risques de rechute potentielle.
- Les femmes en âge de procréer, notamment les femmes qui planifient une grossesse ou qui sont enceintes, doivent consulter leur médecin pour connaître les risques qui guettent les bébés en cas d’exposition à TARO-BUPRENOPHRINE / NALOXONE (administré sous forme de comprimés sublinguaux) pendant la grossesse. Les patientes qui allaitent doivent être averties qu’elles doivent surveiller toute somnolence et difficulté respiratoire chez leur enfant.
- Les athlètes doivent être conscients que TARO-BUPRENOPHRINE / NALOXONE peut entraîner un résultat positif aux contrôles antidopage et devraient donc informer les autorités qu’ils suivent un traitement avec ce médicament.
7.1 Populations particulières
7.1.1 Femmes enceintes
Nous ne disposons que de données limitées tirées d’études cliniques et observationnelles ainsi que de cas répertoriés concernant la prise de buprénorphine durant la grossesse. Par contre, ces données ne font pas ressortir un risque accru de malformations fœtales graves. La buprénorphine peut traverser la barrière placentaire et mettre en jeu la vie du fœtus. Aucune étude adéquate et bien contrôlée n’a été réalisée sur l’emploi de buprénorphine et naloxone chez les femmes enceintes. Par conséquent, la buprénorphine ne doit être utilisée pendant la grossesse que si les bénéfices potentiels pour la mère justifient les risques potentiels pour le fœtus.
L’utilisation prolongée d’un opioïde par la mère pendant la grossesse peut entraîner l’apparition de signes de sevrage chez le nouveau-né. Contrairement au syndrome de sevrage des opioïdes de l’adulte, le syndrome de sevrage néonatal associé aux opioïdes peut mettre en jeu le pronostic vital (voir la section 7, « MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage néonatal associé aux opioïdes).
Les femmes enceintes sous traitement par TARO-BUPRENOPHRINE / NALOXONE ne devraient pas cesser brusquement de prendre ce médicament, car cela pourrait mener à des complications de la grossesse comme une fausse couche ou une mortinaissance. En cas de cessation du traitement par TARO-BUPRENOPHRINE / NALOXONE, la diminution des doses doit se faire lentement et progressivement, sous supervision médicale, afin d’éviter des effets indésirables graves chez le fœtus, des symptômes de sevrage chez la femme enceinte, et une éventuelle rechute menant à la prise de drogues illicites. La décision d’interrompre le traitement par TARO-BUPRENOPHRINE / NALOXONE durant la grossesse doit être prise collectivement par le médecin traitant, la patiente et l’équipe de conseillers ou de soutien, dans le cadre d’un plan de traitement global. Il faut tenir compte du risque de rechute après le sevrage du traitement (voir la section 7, « MISES EN GARDE ET PRÉCAUTIONS »). Les professionnels de la santé doivent continuer de rencontrer les patientes tout au long de leur grossesse afin d’assurer le suivi de la prise en charge de la dépendance aux opioïdes, de réduire le risque d’une récidive de l’utilisation inappropriée des opioïdes et, au besoin, de reprendre le traitement par TARO- BUPRENOPHRINE / NALOXONE à la dose appropriée (voir la section 4, POSOLOGIE ET ADMINISTRATION »).
Des ajustements posologiques peuvent être nécessaires durant la grossesse, même chez la patiente qui recevait une dose stable avant d’être enceinte. Il faut demeurer à l’affût des signes et des symptômes de sevrage, et ajuster la dose en conséquence. Si une femme enceinte qui avait cessé son traitement durant la période de grossesse ou de post-partum (voir la section « Réduction du dosage et cessation du traitement (sevrage médicalement assisté) ») décide par la suite de reprendre le traitement, elle devra le recommencer à la dose de 2 mg. Le médecin traitant augmentera ensuite la dose, selon son bon jugement.
Des études sur la reproduction et le développement effectuées sur des rats et des lapins ont montré des effets indésirables à des doses thérapeutiques. Des études sur le développement pré et postnatal chez les rats ont montré des cas de dystocie, une fréquence plus élevée de décès néonataux et des retards de développement. Aucun effet tératogène clair n’a été observé avec l’administration de doses équivalentes ou supérieures aux doses administrées aux êtres humains. Cependant, dans quelques études, certains événements tels que des fœtus acéphales, des omphalocèles ou des anomalies du squelette ont été observés, mais le lien entre ces observations et le traitement n’a pas été clairement établi. Le décès embryofœtal a également été observé à la fois chez les rats et chez les lapins.
Travail et accouchement
Étant donné que les opioïdes peuvent traverser la barrière placentaire et qu’ils sont excrétés dans le lait maternel, l’utilisation de TARO-BUPRENOPHRINE / NALOXONE n’est pas recommandée chez les femmes qui allaitent et pendant le travail et l’accouchement, à moins que, de l’avis du médecin, les bienfaits potentiels l’emportent sur les risques. L’administration d’opioïdes à la mère durant sa grossesse peut entraîner une dépression respiratoire potentiellement mortelle chez le nouveau-né. Ce risque augmente d’autant plus si un autre opioïde est administré durant le travail et l’accouchement. Il faut surveiller attentivement les signes de dépression respiratoire chez les nouveau-nés. Un antagoniste opioïde tel que la naloxone doit être utilisable pour traiter une dépression respiratoire induite par des opioïdes chez le nouveau-né. La posologie de la naloxone doit être déterminée avec prudence chez le nouveau- né afin d’éviter de déclencher chez lui un syndrome de sevrage aigu et iatrogène (voir la section7, « MISES EN GARDE ET PRÉCAUTIONS , Syndrome de sevrage néonatal associé aux opioïdes »).
7.1.2 Femmes qui allaitent
Nous ne disposons d’aucune donnée sur les effets de l’administration d’un médicament associant de la buprénorphine et de la naloxone en période d’allaitement. Il faut toutefois noter que l’absorption orale de la naloxone est limitée. La buprénorphine et ses métabolites de norbuprénorphine sont excrétés dans le lait maternel ainsi que dans l’urine des nourrissons. Des données limitées provenant de deux études publiées portant sur 13 femmes qui allaitaient et qui recevaient des doses sublinguales quotidiennes de 2,4 à 24 mg n’ont pas mis en évidence de réactions indésirables chez les nourrissons exposés à la buprénorphine par le biais du lait maternel. De plus, selon ces études, le lait maternel expose les nourrissons à moins de 1 % de la dose quotidienne de buprénorphine qui est administrée à leur mère.
Il faut être prudent dans l’administration de TARO-BUPRENOPHRINE / NALOXONE à une femme qui allaite. Les avantages de l’allaitement pour le développement et la santé doivent être pris en compte, ainsi que le besoin clinique de TARO-BUPRENOPHRINE / NALOXONE de la mère et que les effets indésirables potentiels sur l’enfant nourri au sein, par rapport aux effets du médicament ou de l’état de la mère. Les mères qui allaitent tout en prenant TARO- BUPRENOPHRINE / NALOXONE doivent être averties qu’elles doivent surveiller une éventuelle augmentation de la somnolence ou des difficultés respiratoires chez leur enfant et celui-ci doit être étroitement surveillé par un professionnel de la santé.
Une dépression respiratoire potentiellement mortelle peut frapper le nouveau-né si des opioïdes sont administrés à sa mère et qu’elle l’allaite.
7.1.3 Enfants
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de buprénorphine et naloxone dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
L’innocuité et l’efficacité de buprénorphine et naloxone chez les patients âgés de 65 ans et plus n’ont pas été établies.
En général, le choix de la dose destinée à des patients âgés doit être prudent. La dose initiale doit se situer normalement dans la partie inférieure de l’intervalle de doses - compte tenu de la fréquence accrue d’une réduction des fonctions hépatique, rénale, ou cardiaque, et des maladies concomitantes ou de la prise d’autres médicaments - pour ensuite être augmentée lentement.
Patients atteints d’insuffisance hépatique grave
TARO-BUPRENOPHRINE/NALOXONE est contre-indiqué pour les patients atteints d’une grave insuffisance hépatique et peut ne pas être approprié pour les patients atteints d’une insuffisance hépatique modérée. La prudence est recommandée si TARO-BUPRENOPHRINE / NALOXONE est utilisé chez ces patients (voir la section 10.3, « Pharmacocinétique»).
La buprénorphine et la naloxone sont toutes les deux essentiellement métabolisées par le foie. Chez les patients atteints d’insuffisance hépatique modérée et grave, on a observé que les concentrations plasmiques et la demi-vie de la buprénorphine et de la naloxone augmentaient de façon significative par rapport à ceux des sujets en bonne santé. Cet effet est plus prononcé chez les patients atteints d’insuffisance hépatique grave.
L’insuffisance hépatique diminue l’élimination de la naloxone de façon plus marquée que celle de la buprénorphine, et les doses de buprénorphine et de naloxone dans ce produit à dose fixe ne peuvent pas être modifiées individuellement. Par conséquent, les patients atteints d’une insuffisance hépatique grave seront exposés à des niveaux de naloxone beaucoup plus élevés que les patients en bonne santé hépatique. Cela peut augmenter les risques d’accélération de symptômes de sevrage au début du traitement (à la phase d’induction) et peut nuire à l’efficacité de la buprénorphine pendant le traitement. Chez les patients atteints d’une insuffisance hépatique modérée, la différence entre la diminution de l’élimination de la naloxone et celle de la buprénorphine n’est pas aussi grande que chez les sujets atteints d’insuffisance hépatique grave. L’ajustement de la posologie peut être envisagé dans les cas d’insuffisance hépatique faible ou modérée, et il faut demeurer à l’affût de signes et de symptômes de sevrage accéléré des opioïdes, de toxicité ou de surdose causées par des niveaux plus élevés de naloxone et/ou de buprénorphine. Il a été démontré que, comme les autres opioïdes, la buprénorphine fait augmenter la pression intracholédocienne. Par conséquent, elle doit être utilisée avec prudence chez les patients atteints d’un dysfonctionnement des voies biliaires.
Patients atteints d’insuffisance rénale
L’élimination rénale joue un rôle relativement faible (voir la section 10.3, « Pharmacocinétique ») dans l’élimination globale de la buprénorphine. Par conséquent, il est rarement nécessaire d’ajuster la posologie en fonction d’une insuffisance rénale. Cependant, les métabolites de la buprénorphine s’accumulent chez le patient atteint d’insuffisance rénale. La prudence est de mise dans la posologie pour les patients atteints d’une insuffisance rénale grave (CLcr < 30 mL/min), et un ajustement de la posologie peut être nécessaire.
Les effets de l’insuffisance rénale sur la pharmacocinétique de la naloxone sont inconnus.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’utilisation de TARO-BUPRENOPHRINE / NALOXONE peut provoquer une dépression respiratoire significative sur le plan clinique, voire la mort, en particulier quand TARO-BUPRENOPHRINE / NALOXONE est associé à des benzodiazépines et à d’autres dépresseurs du SNC, comme d’autres opioïdes ou de l’alcool (voir la section 7, « MISES EN GARDE ET PRÉCAUTIONS »).
Chez les patients ayant une dépendance marquée pour les opioïdes, l’administration initiale de TARO-BUPRENOPHRINE / NALOXONE peut entraîner des effets de sevrage comparables à ceux associés à la naloxone.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Buprénorphine et Naloxone en comprimé
Dans le cadre de l’essai clinique pivot (CR96/013 [essai à double insu] et CR96/014 [essai de prolongation ouvert]), des 472 patients qui ont été traités avec des comprimés sublinguaux contenant de la buprénorphine et de la naloxone, 334 ont reçu le traitement pendant 3 mois, 261 pendant plus de 6 mois et 100 pendant une période ayant pu atteindre un an. La dose la plus utilisée se chiffrait à 16 mg/jour. Les événements indésirables consécutifs au traitement signalé durant l’essai clinique pivot sur la buprénorphine et la naloxone (≥ 1,0 % des patients traités par la buprénorphine et la naloxone) figurent au tableau 2.
Les effets indésirables liés au traitement les plus fréquemment signalés pendant les études cliniques pivots étaient des maux de tête et des signes et des symptômes habituellement liés au sevrage de médicament (p. ex., douleur abdominale, anxiété, diarrhée, douleurs musculaires, insomnie, maux de tête, constipation, nausée et hyperhidrose). Certains rapports de crise épileptique, vomissement, diarrhée, et des résultats élevés de tests de la fonction hépatique ont été considérés comme sérieux.
Tableau 2 Événements indésirables consécutifs au traitement signalé durant l’essai clinique pivot sur la buprénorphine et l a naloxone administré sous forme de comprimés (≥ 1,0 % des patients traités par la buprénorphine et la naloxone
| Événements indésirables consécutifs au traitement | Nombre (%) N = 472 |
|---|---|
Ensemble de l’organisme Céphalées Douleur Syndrome de sevrage Infection Dorsalgies Syndrome grippal Douleur abdominale Blessure accidentelle Asthénie Frissons Fièvre Douleur thoracique Abcès Douleur cervicale Malaise Réaction allergique Œdème facial Kyste Infection virale Rigidité cervicale | 202 (42,8 %) 197 (41,7 %) 194 (41,1 %) 149 (31,6 %) 132 (28,0 %) 89 (18,9 %) 77 (16,3 %) 72 (15,3 %) 48 (10,2 %) 44 (9,3 %) 36 (7,6 %) 23 (4,9 %) 17 (3,6 %) 12 (2,5 %) 9 (1,9 %) 8 (1,7 %) 8 (1,7 %) 7 (1,5 %) 5 (1,1 %) 5 (1,1 %) |
Appareil cardiovasculaire Vasodilatation Hypertension Migraine | 29 (6,1 %) 17 (3,6 %) 13 (2,8 %) |
| Événements indésirables consécutifs au traitement | Nombre (%) N = 472 |
|---|---|
Appareil digestif Constipation Nausées Vomissements Dyspepsie Diarrhée Trouble dentaire Fonction hépatique anormale Anorexie Nausées/vomissements Flatulences Abcès parodontal Troubles gastro-intestinaux Ulcère buccal Stomatite | 115 (24,4 %) 76 (16,1 %) 61 (12,9 %) 45 (9,5 %) 50 (10,6 %) 37 (7,8 %) 18 (3,8 %) 16 (3,4 %) 13 (2,8 %) 11 (2,3 %) 10 (2,1 %) 7 (1,5 %) 6 (1,3 %) 5 (1,1 %) |
Systèmes sanguin et lymphatique Anémie Ecchymose Adénopathie | 7 (1,5 %) 6 (1,3 %) 5 (1,1 %) |
Métabolisme et troubles alimentaires Œdème périphérique Perte pondérale Hyperglycémie | 24 (5,1 %) 15 (3,2 %) 5 (1,1 %) |
Appareil musculosquelettique Myalgie Arthralgie Contractions musculaires dans les jambes Troubles des articulations Arthrite | 31 (6,6 %) 20 (4,2 %) 13 (2,8 %) 9 (1,9 %) 5 (1,1 %) |
| Événements indésirables consécutifs au traitement | Nombre (%) N = 472 |
|---|---|
Système nerveux Insomnie Dépression Anxiété Nervosité Somnolence Étourdissements Paresthésie Agitation Rêves anormaux Toxicomanie Hypertonie Diminution de la libido Tremblements Pensée anormale | 138 (29,2 %) 70 (14,8 %) 65 (13,8 %) 42 (8,9 %) 40 (8,5 %) 33 (7,0 %) 28 (5,9 %) 10 (2,1 %) 9 (1,9 %) 9 (1,9 %) 9 (1,9 %) 9 (1,9%) 7 (1,5 %) 6 (1,3 %) |
Appareil respiratoire Rhinite Pharyngite Augmentation de la toux Asthme Pneumonie Troubles pulmonaires Bronchite Dyspnée Troubles respiratoires Sinusite Augmentation des expectorations Bâillements | 75 (15,9 %) 64 (13,6 %) 36 (7,6 %) 21 (4,4 %) 12 (2,5 %) 10 (2,1 %) 9 (1,9 %) 9 (1,9 %) 7 (1,5 %) 7 (1,5 %) 5 (1,1 %) 6 (1,3 %) |
Peau et membres Transpiration Éruptions cutanées Prurit Peau sèche Herpès simplex Excroissance nodulaire Urticaire Acné Dermatite de contact | 74 (15,7 %) 23 (4,9 %) 11 (2,3 %) 6 (1,3 %) 6 (1,3 %) 6 (1,3 %) 6 (1,3 %) 5 (1,1 %) 5 (1,1 %) |
| Événements indésirables consécutifs au traitement | Nombre (%) N = 472 |
|---|---|
Organes des sens Conjonctivite Larmoiement Troubles visuels Otalgie Amblyopie | 14 (3,0 %) 14 (3,0 %) 8 (1,7 %) 8 (1,7 %) 5 (1,1 %) |
Appareil génito-urinaire Dysménorrhée Infection des voies urinaires Anomalie urinaire Impuissance Vaginite Dysurie Hématurie | 19 (4,0 %) 19 (4,0 %) 12 (2,5 %) 11 (2,3 %) 11 (2,3 %) 9 (1,9 %) 8 (1,7 %) |
8.3 Effets indésirables peu courants du médicament observés au cours des essais cliniques
Buprénorphine et la naloxone en comprimé
Les effets indésirables peu courants consécutifs au traitement (< 1 %) observés au cours des essais cliniques sur la buprénorphine et la naloxone (CR96/013, CR96/014) comprenaient :
Appareil cardiovasculaire : angine de poitrine, bradycardie, électrocardiogramme anormal, hypotension, infarctus du myocarde, palpitations, phlébite, tachycardie, thrombose, thrombophlébite (profonde), troubles vasculaires et varicosités.
Appareil digestif : stimulation de l’appétit, colite, sécheresse buccale, dysphagie, éructation, gastrite, augmentation des gamma glutamyl transpeptidases, gingivite, glossite, hémorragie gingivale, hémorragie rectale, hématémèse, hépatite C, troubles rectaux, production accrue de salive, stomatite/ulcère, ténesme, caries dentaires, ulcère gastro-duodénal, hémorragie gastrique ulcéreuse et changement de couleur de la langue.
Appareil génito-urinaire : aménorrhée, éjaculations anormales, fibrokystite mammaire, leucorrhée, mastite, ménorragie, troubles menstruels, métrorragie, néoplasie mammaire, néphrolithiase, orchite, douleur mammaire, douleur rénale, résultat suspect au test de Papanicolaou, grossesse non intentionnelle, troubles de la prostate, salpingite, troubles testiculaires, urétrite, insuffisance urinaire, mictions fréquentes et mictions impérieuses.
Appareil musculosquelettique : bursite, myasthénie, douleur osseuse, spasmes généraux, troubles tendineux et ténosynovite.
Appareil respiratoire : emphysème, épistaxis, hémoptysie, hoquets, laryngite, trouble pleural et altération de la voix.
Ensemble de l’organisme : carcinome, cellulite, frissons/fièvre, xylostomiase, coup de chaleur, hernie, séropositivité au virus de l’immunodéficience humaine (VIH), hostilité, hypothermie, infection fongique, infection parasitaire, néoplasie, surdose, douleur thoracique (substernale), douleur au flanc, douleur pelvienne, photosensibilité, douleur aux côtes, tentative de suicide.
Métabolisme et troubles alimentaires : augmentation d’alanine aminotransférase, albuminurie, augmentation de la phosphatase alcaline, augmentation d’aspartate aminotransférase, augmentation de l’azote uréique du sang, augmentation de la créatinine, œdème, déséquilibre électrolytique, hypercholestérolémie, hyperlipidémie, hypoglycémie, hypokaliémie, augmentation des lacticodéshydrogénases et gain pondéral.
Organes des sens : lésion cornéenne, surdité, troubles otiques, otite moyenne, douleur oculaire et acouphène.
Peau et membres : alopécie, dermatite exfoliative, dermatite fongique, troubles capillaires, lichen dermatite, mélanome cutané, néoplasie cutanée, psoriasis, éruption maculopapulaire, éruption vésiculo-bulleuse, troubles cutanés et ulcères cutanés.
Système endocrinien : fonction sexuelle anormale.
Système nerveux : amnésie, apathie, convulsions, dépersonnalisation, labilité émotionnelle, état euphorique, hallucinations, hyperkinésie, myosis, névralgie, neuropathie, paralysie faciale, troubles de la parole, stupeur, secousses musculaires, rétention urinaire et vertige.
Système sanguin et lymphatique : leucocytose, leucopénie, méthémoglobine, thrombocythémie, thrombocytopénie, anomalie leucocytaire.
8.5 Effets indésirables observés après la commercialisation
Le tableau 3 dresse la liste des effets indésirables signalés pendant la surveillance suivant la mise en marché, non signalés ailleurs sur l’étiquette, certains d’entre eux ayant seulement été observés avec la buprénorphine seule pour le traitement de la dépendance aux opioïdes. Les effets indésirables sont présentés par terme de préférence, classe de systèmes d’organes MedDRA.
Tableau 3 Réactions indésirables au médicament recueillies lors du suivi effectué après sa mise en marché
| Classe de systèmes d’organe | Terme privilégié |
|---|---|
| Troubles hépatobiliaires | Hépatite cytolytique Syndrome hépatorénal Ictère |
| Investigations | Hausse des transaminases |
| Troubles du système nerveux | Encéphalopathie hépatique Syncope |
La liste ci-dessous présente les effets observés après la mise en marché d’autres médicaments à base de buprénorphine.
Nausées : Les nausées constituent un effet secondaire courant des opioïdes et semblent être dues à l’activation de la zone gâchette chémoréceptrice, la stimulation de l’appareil vestibulaire et le retard de la vidange gastrique. La prévalence des nausées diminue au fil du temps.
Constipation : Pratiquement tous les patients prenant régulièrement des opioïdes deviennent constipés. Chez certains patients, en particulier les plus âgés et ceux qui sont alités, des fécalomes peuvent se former. L’administration de laxatifs stimulants et de laxatifs émollients ainsi que la prise d’autres mesures appropriées doivent être envisagées au besoin. Comme les fécalomes peuvent se présenter sous forme de fausses diarrhées, chez les patients sous traitement aux opioïdes, la présence de constipation doit être exclue avant l’administration d’un traitement contre la diarrhée.
Déficience androgénique : L’utilisation chronique d’opioïdes peut influencer l’axe hypothalamo- pituito-gonadique et mener à une déficience androgénique qui peut se manifester sous forme de baisse de la libido, d’impuissance, de dysfonction érectile, d’aménorrhée ou d’infertilité. Le rôle des opioïdes dans le syndrome clinique de l’hypogonadisme n’est pas établi parce que les différents agresseurs médicaux, physiques, psychologiques et liés au mode de vie qui pourraient influencer les niveaux d’hormone sexuelle n’ont pas été suffisamment contrôlés lors des études effectuées pour le moment. Les patients présentant des symptômes de déficience androgénique doivent se soumettre à une évaluation en laboratoire.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
L’utilisation concomitante d’opioïdes et de benzodiazépines ou d’autres dépresseurs du système nerveux central (SNC), notamment l’alcool, comporte des risques. En effet, elle peut provoquer une profonde somnolence, une dépression respiratoire, le coma ou la mort (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
- Limiter la prescription concomitante de TARO-BUPRENORPHINE / NALOXONE et debenzodiazépines ou d’autres dépresseurs du SNC aux patients pour lesquels les autres traitements ne sont pas adaptés.
- Considérer une réduction du dosage des dépresseurs du SNC en cas d’utilisation concomitante.
- Suivre les patients pour surveiller les signes et les symptômes de dépression respiratoire et de sédation.
9.2 Aperçu des interactions médicamenteuses
Interaction avec la benzodiazépine et d’autres dépresseurs du système nerveux central (SNC) :
Compte tenu de l’effet pharmacologique cumulatif, l’utilisation concomitante de benzodiazépines ou d’autres dépresseurs du SNC (p. ex., autres opioïdes, sédatifs ou hypnotiques, antidépresseurs, anxiolytiques, tranquillisants, relaxants musculaires, anesthésiques généraux, antipsychotiques, phénothiazines, neuroleptiques, antihistaminiques, antiémétiques, gabapentine, prégabaline, baclofène et alcool) et de bêtabloquants augmente les risques de dépression respiratoire, de somnolence profonde, de coma et de décès. Limiter la prescription concomitante de ces médicaments aux patients pour lesquels les autres traitements ne sont pas adaptés. Limiter les doses et la durée du traitement au minimum nécessaire. Suivre attentivement les patients pour surveiller les signes de dépression respiratoire et de sédation (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS). TARO- BUPRENOPHRINE / NALOXONE ne doit pas être pris avec de l’alcool parce qu’il est susceptible d’augmenter les risques d’effets secondaires dangereux.
9.3 Interactions médicament-comportement
L’alcool peut accentuer l’effet sédatif des opioïdes. Les boissons alcoolisées doivent être évitées pendant la prise de TARO-BUPRENORPHINE/NALOXONE.
9.4 Interactions médicament-médicament
La liste de médicaments apparaissant dans le tableau ci-dessous est fondée sur des cas signalés d’interactions médicamenteuses, sur des études cliniques, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (c.-à- d. ceux qui ont été identifiés comme étant contre-indiqués).
Tableau 4 Interactions médicament-médicaments établies ou potentielles
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Benzodiazépines | É, ÉC | Plusieurs cas de coma et de décès associés au mésusage ou à l’abus de l’association buprénorphine-benzodiazépines ont été signalés. Dans bon nombre de ces cas, mais pas dans tous les cas, la buprénorphine a fait l’objet d’un mésusage par auto-injection de comprimés réduits en poudre. Des études précliniques ont permis de démontrer que l’association benzodiazépines-buprénorphine modifiait l’effet de plafonnement qui est habituellement associé à la dépression respiratoire provoquée par la buprénorphine, ce qui faisait en sorte que les effets exercés par la buprénorphine sur la fonction respiratoire étaient semblables à ceux des agonistes opioïdes complets. | Les patients qui reçoivent la TARO-BUPRENORPHINE/NALOXONE et des benzodiazépines en concomitance doivent faire l’objet d’une surveillance étroite. On doit informer les patients qu’il est extrêmement dangereux de s’auto- administrer des benzodiazépines pendant le traitement par TARO-BUPRENORPHINE/NALOXONE. Les patients doivent également être avertis de prendre des benzodiazépines en concomitance avec TARO-BUPRENORPHINE/NALOXONE uniquement de la manière prescrite. |
Dépresseurs du système nerveux central autres que des benzodiazépines Alcool, sédatifs ou hypnotiques autres que les benzodiazépines, anxiolytiques, tranquillisants, relaxants musculaires, anesthésiques généraux, antipsychotiques et autres opioïdes | É, ÉC | Compte tenu de l’effet pharmacologique cumulatif, l’utilisation concomitante de dépresseurs du système nerveux central autres que des benzodiazépines, dont l’alcool, peut provoquer une augmentation du risque d’hypotension, de dépression respiratoire, de sédation profonde, de coma et de décès. | Limiter la prescription concomitante de ces médicaments aux patients pour lesquels les autres traitements ne sont pas adaptés. Limiter les doses et la durée du traitement au minimum nécessaire. Suivre attentivement les patients pour surveiller les signes de dépression respiratoire et de sédation. |
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Naltrexone | ÉC, T | La naltrexone est un antagoniste des opioïdes capable de bloquer complètement les effets pharmacologiques de la buprénorphine. | La naltrexone est un antagoniste capable de provoquer l’apparition soudaine de symptômes intenses et prolongés de sevrage des opioïdes chez les patients présentant une dépendance aux opioïdes qui reçoivent un traitement par la buprénorphine et la naloxone. Chez les patients qui reçoivent un traitement par la naltrexone, les effets thérapeutiques attendus de la buprénorphine et de la naloxone peuvent être bloqués par la naltrexone, qui est un antagoniste. |
Inhibiteurs du CYP3A4 Antibiotiques macrolides (p. ex., érythromycine), antifongiques azolés (p. ex., kétoconazole), inhibiteurs des protéases (p. ex., ritonavir) | ÉC, T | L’emploi concomitant de buprénorphine et d’inhibiteurs du CYP3A4 peut provoquer une augmentation des concentrations plasmatiques de buprénorphine, ce qui augmente ou prolonge les effets des opioïdes, surtout lors de l’ajout d’un inhibiteur après l’atteinte d’une dose stable sublinguale de buprénorphine et de naloxone. Après l’arrêt de la prise d’un inhibiteur du CYP3A4, la diminution des effets de l’inhibiteur se fera parallèlement à celle de la concentration plasmatique de la buprénorphine, ce qui pourrait entraîner une diminution de l’efficacité de l’opioïde ou l’apparition d’un syndrome de sevrage chez les patients qui avaient développé une dépendance physique à la buprénorphine. | Suivre les patients à intervalles réguliers afin de déceler tout signe ou symptôme de dépression respiratoire et de sédation. |
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
Inducteurs du CYP3A4 Rifampicine, carbamazépine, phénytoïne, phénobarbital | T | L’administration concomitante de buprénorphine et d’inducteurs du CYP3A4 peut diminuer la concentration plasmatique de la buprénorphine, ce qui peut provoquer une diminution de l’efficacité du produit ou l’apparition d’un syndrome de sevrage chez les patients ayant développé une dépendance physique à la buprénorphine. Après l’arrêt de la prise d’un inducteur du CYP3A4, la concentration plasmatique de buprénorphine augmentera à mesure que les effets de l’inducteur diminueront, ce qui augmentera ou prolongera les effets thérapeutiques et les réactions indésirables, et pourrait provoquer une dépression respiratoire grave. | Lorsqu’un patient dont l’état est stabilisé sous TARO-BUPRENORPHINE/NALOXONE doit recevoir un traitement par des inducteurs du CYP3A4, il faut assurer un suivi visant à déceler tout signe ou symptôme de sevrage |
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
Médicaments sérotoninergiques Inhibiteurs sélectifs du recaptage de la sérotonine, inhibiteurs du recaptage de la sérotonine et de la noradrénaline, antidépresseurs tricycliques, triptans, antagonistes des récepteurs 5-HT3, médicaments exerçant un effet sur le système sérotoninergique (p. ex., mirtazapine, trazodone, tramadol), inhibiteurs de la monoamine- oxydase (IMAO) (dont ceux qui sont utilisés dans le traitement des problèmes psychiatriques ainsi que d’autres types d’IMAO, tels que la linézolide et le bleu de méthylène injectable par voie intraveineuse) | É, ÉC | L’administration concomitante d’opioïdes et d’un autre médicament agissant sur le système sérotoninergique peut causer un syndrome sérotoninergique. | S’il est nécessaire de procéder à l’administration concomitante, il faut surveiller étroitement les patients afin de déceler tout signe ou symptôme de syndrome sérotoninergique, surtout durant l’amorce du traitement et pendant l’ajustement de la dose du médicament sérotoninergique. |
| Inhibiteurs de la monoamine- oxydase (IMAO) Phénelzine, tranylcypromine, linézolide | É, ÉC | Les interactions entre les IMAO et les opioïdes peuvent se manifester sous forme de syndrome sérotoninergique ou de toxicité opioïde (p. ex., dépression respiratoire, coma). | L’utilisation de TARO-BUPRENORPHINE/NALOXONE n’est pas recommandée chez les patients sous traitement par des IMAO ni chez ceux qui ont cessé leur traitement par un IMAO depuis 14 jours ou moins. |
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Médicaments allongeant l’intervalle QTc* | T | L’emploi d’opioïde avec des médicaments qui allongent l’intervalle QTc peut augmenter les risques d’allongement de l’intervalle QTc ou de torsade de pointes. | L’emploi concomitant avec d’autres medicaments qui allongent l’intervalle QTc doit être évité. |
| Diurétiques | T | Les opioïdes peuvent réduire l’efficacité des diurétiques en induisant la production d’hormone antidiurétique. | La surveillance des patients est recommandée pour des signes de diminution des diurétiques ou d’effets sur la pression artérielle et augmenter la dose de diurétiques au besoin. |
| Anticholinergiques | T | L’emploi concomitant d’anticholinergiques peut augmenter le risque de rétention urinaire ou de constipation grave, pouvant causer un iléus paralytique. | La surveillance des patients est recommandée pour des signes de rétention urinaire ou de motilité gastrique réduite. |
| Antirétroviraux | ÉC | Les inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) sont principalement métabolisés par le CYP3A4. L’éfavirenz, névirapine, et étravirine sont des inducteurs connus du CYP3A4, tandis que la délaviridine est un inhibiteur du CYP3A4. Des interactions pharmacocinétiques importantes entre les INNTI et la buprénorphine ont été démontrées dans des études cliniques, mais ces interactions pharmacocinétiques n’ont pas causé d’effets pharmacodynamiques. | Faire preuve de prudence. Une surveillance de la concentration thérapeutique est recommandée. |
Légende : É = étude de cas ; ÉC = étude clinique ; T = théorie
* Les classes chimiques et pharmacologiques sont énumérées bien que si certains membres, mais non nécessairement tous les membres de la classe, ont été impliqués dans l’allongement de l’intervalle QTc ou dans une torsade de pointes : antiarythmiques de la classe Ia (p. ex. quinidine, procaïnamide, disopyramide), antiarythmiques de classe III (p. ex., amiodarone, sotalol, ibutilide, dronédarone), antiarythmiques de classe 1c (p. ex., flécaïnide, propafénone), antipsychotiques (p. ex., chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone, rispéridone), antidépresseurs (p. ex., fluoxétine, citalopram, antidépresseurs tricycliques ou antidépresseurs tétracycliques [p. ex., amitriptyline, imipramine, maprotiline]), opioïdes (p. ex., méthadone), antibiotiques macrolides et analogues (p. ex., érythromycine, clarithromycine, azithromycine, tacrolimus), antibiotiques de la famille des quinolones (p. ex., moxifloxacine, lévofloxacine, ciprofloxacine), pentamidine, antipaludiques (p. ex., quinine, chloroquine), antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole), dompéridone, anagrélide, ivabradine, antagonistes des récepteurs de la 5-hydroxytryptamine (5-HT)-3 (p. ex., ondansetron), inhibiteurs de tyrosine kinase (p. ex., sunitinib, nilotinib, ceritinib, vandétanib), trioxyde de diarsenic, inhibiteurs de l’histone-désacétylase (p. ex., vorinostat), agonistes bêta-2 adrénergiques (p. ex., salmeterol, formoterol).
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec les herbes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec les épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La buprénorphine est un agoniste partiel des récepteurs mu des opioïdes et un antagoniste des récepteurs kappa des opioïdes. La buprénorphine présente une haute affinité pour le récepteur mu et réduit donc la capacité de fixation, et ainsi l’activité, des autres opioïdes sur ces récepteurs. Les effets de la buprénorphine dans le traitement de substitution de la dépendance problématique aux opioïdes sont attribués à sa lente dissociation des récepteurs mu dans le cerveau, ce qui prolonge son action au niveau du récepteur et engendre une diminution des symptômes de sevrage.
La naloxone est un antagoniste des récepteurs mu, delta et kappa des opioïdes. Comme le métabolisme de premier passage est pratiquement complet et que la biodisponibilité associée à l’administration sublinguale de la naloxone est faible, la naloxone administrée par voie orale ou sublinguale n’entraîne aucun effet pharmacologique décelable. Cependant, lorsqu’elle est consommée de façon inappropriée ou excessive par voie intranasale ou par injection par une personne dépendante à des agonistes opioïdes complets, la naloxone présente dans TARO-BUPRENORPHINE / NALOXONE peut produire d’importants effets antagonistes opioïdes capables de déclencher immédiatement des symptômes de sevrage des opioïdes, ce qui peut dissuader ce type d’utilisation.
10.2 Pharmacodynamie
Effets subjectifs
La comparaison de la buprénorphine à des agonistes complets, tels que la méthadone et l’hydromorphone, porte à croire que ce médicament, lorsqu’il est administré par voie sublinguale, produit des effets agonistes similaires aux effets typiques des opioïdes qui sont toutefois limités par un plafonnement.
Une dose de 16 mg de buprénorphine exerce des effets agonistes opioïdes similaires à ceux produits par 4 mg d’hydromorphone administrée par voie intramusculaire et équivalents à ceux obtenus avec 30 mg environ de morphine administrée par voie intramusculaire.
Des effets de plafonnement propres aux agonistes opioïdes ont aussi été observés dans un groupe parallèle d’une étude clinique réalisée à double insu, au cours de laquelle on a comparé plusieurs doses uniques de 1 mg, 2 mg, 4 mg, 8 mg, 16 mg ou 32 mg d’une solution de buprénorphine administrée par voie sublinguale (ce qui correspond à des doses d’environ 1,5 mg, 3 mg, 6 mg, 12 mg, 24 mg et 48 mg respectivement, en comprimés) à des doses de méthadone administrées par voie orale (15 mg, 30 mg, 45 mg et 60 mg) et à un placebo. Les doses ont été administrées en ordre croissant et à intervalles d’une semaine au moins à 16 hommes ayant déjà pris des opioïdes, mais ne présentant pas de dépendance à ceux-ci. Les deux médicaments ont produit des effets agonistes typiques des opioïdes. Chaque fois que l’on a noté un effet quelconque des médicaments sur l’un des paramètres évalués, on a remarqué que la buprénorphine générait un effet proportionnel à la dose, mais que cet effet cessait d’augmenter à une certaine dose. En revanche, la dose la plus forte de méthadone (60 mg) a toujours produit les effets les plus marqués.
Effets physiologiques
Les effets de la buprénorphine ont également été évalués sur des sujets dépendants aux opioïdes à qui on a administré 12 mg en comprimés sublinguaux ou jusqu’à 16 mg en injection intraveineuse pour examiner la réponse subjective, respiratoire et cardiovasculaire à des doses comparables à celles utilisées dans le traitement de la dépendance aux opioïdes.
Comparativement au placebo, il n’y avait aucune différence significative d’un point de vue statistique quant aux effets du traitement sur la pression sanguine, la fréquence cardiaque, la fréquence respiratoire, la saturation en O2 ou la température de la peau. La pression artérielle systolique des sujets auxquels on avait administré 8 mg de buprénorphine par voie intraveineuse était plus élevée que celle des sujets ayant reçu le placebo. Les effets minimaux et maximaux obtenus étaient similaires dans tous les groupes de traitement. Les sujets réagissaient lorsque l’on s’adressait à eux à voix basse et ils répondaient aux sollicitations des ordinateurs. Certains sujets se sont montrés irritables, mais aucun autre changement n’a été observé.
On a comparé les effets sur la respiration d’une solution de buprénorphine administrée par voie sublinguale (dosée à 1 mg, 2 mg, 4 mg, 8 mg, 16 mg et 32 mg) à ceux qui sont exercés par la méthadone administrée par voie orale (dosée à 15 mg, 30 mg, 45 mg et 60 mg) à des volontaires masculins en santé ayant déjà pris des opioïdes mais ne présentant pas de dépendance à ceux-ci. Dans cette étude, on a plus fréquemment noté une hypoventilation ne nécessitant pas d’intervention mécanique chez les sujets qui avaient reçu les solutions de buprénorphine sublinguales dosées à 4 mg et plus (la solution dosée à 4 mg se compare à un comprimé dosé à 6 mg environ) que chez ceux qui avaient reçu de la méthadone. Les deux médicaments ont entraîné une diminution semblable de la saturation en O2.
Effet de la naloxone
La naloxone n’a aucun effet significatif sur le plan clinique lorsqu’elle est administrée par voie sublinguale; les concentrations plasmatiques demeurent faibles et déclinent rapidement. La buprénorphine et la naloxone, lorsqu’elles sont administrées par voie sublinguale, même à une population dépendante aux opioïdes, est un agoniste reconnu des récepteurs des opioïdes. Par contre, lorsqu’elle est administrée par voie intramusculaire, l’association buprénorphine et naloxone a un effet antagoniste similaire à celui de la naloxone. Chez les patients suivant un traitement d’entretien à la méthadone et les patients héroïnomanes, l’administration intraveineuse de l’association buprénorphine et naloxone entraîne des symptômes de sevrage et est donc perçue comme déplaisante et dysphorique. Chez les sujets stabilisés à la morphine, l’administration intraveineuse de l’association buprénorphine et naloxone a un effet antagoniste et entraîne des symptômes de sevrage variant selon le ratio de la préparation; les symptômes de sevrage les plus intenses ont été associés aux ratios de 2:1 et de 4:1, et les moins intenses, à celui de 8:1.
Déficit androgénique
L’utilisation chronique d’opioïdes peut influencer l’axe hypothalamo-pituito-gonadique et mener à un déficit androgénique qui peut se manifester sous forme de baisse de la libido, d’impuissance, de dysfonction érectile, d’aménorrhée ou d’infertilité. Le rôle des opioïdes dans le syndrome clinique de l’hypogonadisme n’est pas établi parce que les différents agresseurs médicaux, physiques, psychologiques et liés au mode de vie qui pourraient influencer les niveaux d’hormone sexuelle n’ont pas été suffisamment contrôlés lors des études effectuées qui ont été effectuées à ce jour. Les patients présentant des symptômes de déficit androgénique doivent se soumettre à une évaluation en laboratoire.
Système cardiovasculaire
Les opioïdes peuvent produire une libération d’histamine accompagnée ou non d’une vasodilatation périphérique. Les manifestations de la libération d’histamine et/ou de vasodilatation périphérique peuvent inclure du prurit, des bouffées vasomotrices, des rougeurs aux yeux, une hyperhidrose et une hypertension orthostatique.
Système nerveux central
Les opioïdes provoquent une dépression respiratoire en agissant directement sur les centres respiratoires du tronc cérébral. La dépression respiratoire implique une réduction de la réceptivité des centres du tronc cérébral à la fois à l’augmentation de la tension de CO2 et à la stimulation électrique.
Les opioïdes affaiblissent le réflexe de la toux en agissant directement sur le centre de la toux dans la zone médullaire. Les effets antitussifs peuvent survenir à des doses plus faibles que celles habituellement utilisées pour calmer la douleur.
Les opioïdes provoquent un myosis, même dans la pénombre totale. Les micropupilles constituent un signe de surdose d’opioïdes, mais ne sont pas pathognomoniques (ex. : des lésions pontiques d’origine hémorragique ou ischémique peuvent produire des manifestations similaires). Une mydriase marquée, plutôt qu’un myosis, peut être observée dans les cas d’hypoxie lors de surdose d’oxycodone.
Tractus gastro-intestinal et autre muscle lisse
Les opioïdes provoquent une réduction de la motilité associée à une augmentation de la tonicité du muscle lisse dans l’antre de l’estomac et le duodénum. La digestion de la nourriture dans l’intestin grêle est retardée, et les contractions propulsives sont plus faibles. Le péristaltisme propulsif du côlon est affaibli, alors que la tonicité peut être augmentée, provoquant des spasmes et de la constipation. Parmi les autres effets induits par les opioïdes figurent la diminution de sécrétions gastriques, biliaires et pancréatiques, des spasmes du sphincter d’Oddi et une augmentation transitoire de l’amylase sérique.
Système endocrinien
Les opioïdes peuvent influencer l’axe hypothalamo-hypophyso-surrénalien ou gonadique. Certains changements ont été observés, comme une augmentation de prolactine sérique et une diminution du cortisol plasmatique et de la testostérone. Les symptômes et les signes cliniques peuvent provenir de ces changements hormonaux.
Système immunitaire
Les essais effectués in vitro et sur les animaux indiquent que les opioïdes ont divers effets sur les fonctions immunitaires, selon le contexte dans lequel ils sont utilisés. L’importance clinique de ces observations est inconnue.
10.3 Pharmacocinétique
Absorption
Lorsqu’elle est prise par voie orale, la buprénorphine subit un métabolisme de premier passage hépatique par N-désalkylation et par glucuronoconjugaison dans l’intestin grêle. L’emploi de ce médicament par voie orale est donc inefficace.
Buprénorphine et Naloxone en comprimé
Après l’administration sublinguale de buprénorphine et de naloxone en comprimé, on a noté de grandes variations inter-sujets, mais peu de variations intra-sujet quant à l’absorption de la buprénorphine. Les taux plasmatiques de buprénorphine augmentaient linéairement lorsque la dose administrée se situait entre 2 et 16 mg, cette augmentation n’étant toutefois pas directement proportionnelle à la dose. La Cmax moyenne après administration sublinguale de 2 mg, 8 mg, 12 mg et 16 mg de buprénorphine était de 0,780, de 2,58, de 4,60 et de 5,51 (ng/mL), respectivement. L’ASC0-inf moyenne après administration sublinguale de 2 mg, 8 mg, 12 mg et 16 mg de buprénorphine était de 7,65, de 25,3, de 43,9 et de 54,7 (h x ng/mL), respectivement.
Les concentrations plasmatiques maximales moyennes de naloxone ont été obtenues environ une heure après la dose. Les taux plasmatiques de naloxone augmentaient linéairement avec les doses entre 0,5 mg et 4 mg, cette augmentation n’étant toutefois pas directement proportionnelle à la dose.
La naloxone n’affectait pas la pharmacocinétique de la buprénorphine. De plus, les comprimés sublinguaux de buprénorphine seule et ceux de buprénorphine/naloxone entraînent des concentrations plasmatiques similaires de buprénorphine.
Distribution :
La buprénorphine est liée aux protéines à environ 96 %, essentiellement aux alpha et bêta globulines. La naloxone est liée aux protéines à environ 45 %, essentiellement à l’albumine.
Métabolisme :
La buprénorphine est surtout métabolisée par N-désalkylation par le CYP3A4 microsomal du foie. La molécule mère et le métabolite désalkylé primaire, la norbuprénorphine, subissent ensuite une glucuronidation.
La norbuprénorphine se fixe aux récepteurs opioïdes in vitro ; cependant, on ne sait pas si la norbuprénorphine contribue à l’effet général de la buprénorphine et de la naloxone. La naloxone est métabolisée par le foie, essentiellement par glucoroconjugaison. La naloxone subit une glucuronidation directe à la naloxone 3-glucuronide, ainsi qu’une N-désalkylation et une réduction du groupe 6-oxo.
Élimination
La buprénorphine est essentiellement éliminée dans les fèces (~70 %), le reste (~30 %) étant éliminé dans l’urine. Presque toute la buprénorphine et la norbuprénorphine retrouvées dans les fèces le sont sous forme libre (buprénorphine : 33 % sous forme libre et 4,8 % sous forme conjuguée ; norbuprénorphine : 21 % sous forme libre et 2,1 % sous forme conjuguée). À l’inverse, la buprénorphine et la norbuprénorphine retrouvées dans l’urine sont surtout sous forme conjuguée (buprénorphine : 1 % sous forme libre et 8,4 % sous forme conjuguée ; norbuprénorphine : 2,7% sous forme libre et 8,8 % sous forme conjuguée).
Selon toutes les études portant sur l’administration de comprimé de buprénorphine et de naloxone, la buprénorphine a une demi-vie d’élimination plasmatique moyenne de 24 à 42 heures, et la naloxone, une demi-vie d’élimination plasmatique moyenne de 2 à 12 heures.
Études sur les interactions médicamenteuses
Inhibiteurs et inducteurs du CYP3A4
La buprénorphine, a été identifiée comme étant un inhibiteur du CYP2D6 et du CYP3A4 et que son principal métabolite, la norbuprénorphine, est un inhibiteur modéré du CYP2D6. Les concentrations plasmatiques relativement faibles de la buprénorphine et de la norbuprénorphine qui ont été observées après l’administration de doses thérapeutiques n’augmentent toutefois pas les risques d’interactions médicament-médicament de façon significative.
Populations et états pathologiques particuliers
Enfants : Les personnes de moins de 18 ans ne doivent pas prendre TARO-BUPRENORPHINE /
NALOXONE.
Personnes âgées : L’innocuité et l’efficacité de buprénorphine et naloxone n’ont pas été établies chez les adultes de plus de 65 ans.
En général, le choix de la dose pour un patient âgé doit être prudent, et la dose initiale se situe normalement dans la partie inférieure de l’intervalle de doses compte tenu de la fréquence accrue d’une réduction des fonctions hépatique, rénale, respiratoire et cardiaque, des maladies concomitantes ou de la prise d’autres médicaments.
Insuffisance hépatique : TARO-BUPRENORPHINE / NALOXONE est contre-indiqué pour les patients atteints d’une grave insuffisance hépatique et peut ne pas être approprié pour les patients atteints d’une insuffisance hépatique modérée. La prudence est de mise lorsque TARO- BUPRENORPHINE / NALOXONE est utilisé chez un patient faisant partie de cette population.
La buprénorphine et la naloxone sont toutes les deux essentiellement métabolisées par le foie. Une étude de pharmacocinétique a permis de déterminer la disposition de la buprénorphine et de la naloxone après l’administration d’une dose de 2 mg/0,5 mg de TARO-BUPRENOPHRINE / NALOXONE sous forme d’un comprimé sublingual à des sujets présentant une insuffisance hépatique dont le degré de gravité a été déterminé en fonction de la classification de Child-Pugh. La disposition de la buprénorphine et de la naloxone chez les patients atteints d’insuffisance hépatique a été comparée à celle qui a été observée chez les sujets dont la fonction hépatique était normale.
Chez les sujets présentant une légère insuffisance hépatique, les variations des moyennes de la Cmax, de l’ASC0-dernière mesure et de la demi-vie de la buprénorphine et de la naloxone n’étaient pas cliniquement significatives. Il n’est pas nécessaire de modifier la posologie en présence d’insuffisance hépatique légère. Cependant, une surveillance étroite est recommandée.
Chez les sujets présentant une insuffisance hépatique modérée ou grave, il y a eu augmentation des moyennes de la Cmax, de l’ASC0-dernière mesure et de la demi-vie de la buprénorphine et de la naloxone. Il est à noter que ces effets sont plus marqués sur la naloxone que sur la buprénorphine (voir Tableau 5).
Tableau 5 Modifications des paramètres pharmacocinétiques chez les sujets atteints d’insuffisance hépatique modérée ou grave
Insuffisance hépatique | Paramètre pharmacocinétique | Augmentation des taux de buprénorphine par rapport aux taux observés chez les sujets en santé | Augmentation des taux de naloxone par rapport aux taux observés chez les sujets en santé |
|---|---|---|---|
| Modérée | Cmax | 8 % | 170 % |
| ASC0-dernière mesure | 64 % | 218 % | |
| Demi-vie | 35 % | 165 % | |
| Grave | Cmax | 72 % | 1 030 % |
| ASC0-dernière mesure | 181 % | 1 302 % | |
| Demi-vie | 57 % | 122 % |
Note : Une dose unique de buprénorphine et de naloxone de 2 mg/0,5 mg en comprimé a été administrée.
Les différences au chapitre de la gravité des effets de la naloxone et de la buprénorphine étaient plus marquées chez les sujets qui présentaient une insuffisance hépatique grave que chez ceux dont l’insuffisance hépatique était modérée.
L’insuffisance hépatique diminue l’élimination de la naloxone de façon plus marquée que celle de la buprénorphine, et les doses de buprénorphine et de naloxone dans ce produit à dose fixe ne peuvent pas être modifiées individuellement. Par conséquent, les patients atteints d’une insuffisance hépatique grave seront exposés à des niveaux de naloxone beaucoup plus élevés que les patients en bonne santé hépatique. Cela peut augmenter les risques d’accélération de symptômes de sevrage au début du traitement (à la phase d’induction) et peut nuire à l’efficacité de la buprénorphine pendant le traitement. Chez les patients atteints d’une insuffisance hépatique modérée, la différence entre la diminution de l’élimination de la naloxone et celle de la buprénorphine n’est pas aussi grande que chez les sujets atteints d’insuffisance hépatique grave. L’ajustement de la posologie peut être envisagé dans les cas d’insuffisance hépatique faible ou modérée, et il faut demeurer à l’affût de signes et de symptômes de sevrage accéléré des opioïdes, de toxicité ou de surdose causées par des niveaux plus élevés de naloxone et/ou de buprénorphine.
Il a été démontré que, comme les autres opioïdes, la buprénorphine fait augmenter la pression intracholédocienne. Par conséquent, elle doit être utilisée avec prudence chez les patients atteints d’un dysfonctionnement des voies biliaires.
Infection par le virus de l’hépatite C
Chez les sujets atteints d’une infection par le virus de l’hépatite C (VHC) qui ne présentaient aucun signe d’insuffisance hépatique, les variations des moyennes de la Cmax, de l’ASC0-dernière mesure et de la demi-vie de la buprénorphine et de la naloxone par rapport aux moyennes qui étaient observées chez les sujets qui n’étaient pas atteints du VHC n’étaient pas significatives d’un point de vue clinique.
Insuffisance hépatique : L’élimination rénale joue un rôle relativement faible (~30 %) dans l’élimination globale de la buprénorphine et de la naloxone. Par conséquent, il est rarement nécessaire d’ajuster la posologie en fonction d’une insuffisance rénale, mais la prudence est de mise en matière de la posologie pour les patients atteints d’une insuffisance rénale grave.
Aucune différence n’a été observée au chapitre de la pharmacocinétique de la buprénorphine à la suite d’une seule administration de 0,3 mg de buprénorphine par voie intraveineuse à 9 patients dépendants de la dialyse et 6 patients en bonne santé. On ignore quels sont les effets de l’insuffisance rénale sur la pharmacocinétique de la naloxone. Les concentrations plasmatiques de buprénorphine et l’élimination de la buprénorphine après une perfusion en continu à un taux moyen de perfusion de 161 μg/h (entre 36 et 239 μg/h) pendant une durée médiane de 30 h (de 2 à 565 h) étaient semblables chez les patients avec des fonctions rénales normales et chez ceux aux fonctions rénales altérées. Chez les patients atteints d’insuffisance rénale, les concentrations plasmatiques de norbuprénorphine ont été augmentées par un médian de 4 fois, et les concentrations de buprenorphine-3-glucuronide par un médian de 15 fois.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 et 30 °C. Conserver dans son emballage d’origine jusqu’à utilisation.
Exigez des patients qu’ils conservent TARO-BUPRENORPHINE / NALOXONE en lieu sûr, hors de la vue et de la portée des enfants, et dites-leur qu’ils doivent éliminer toute portion inutilisée du médicament de façon appropriée pour prévenir l’exposition accidentelle d’autres personnes, y compris les enfants ou les animaux. Obtenir de la pharmacie une boîte pour médicaments ou un contenant pour déchet d’activités de soins à risques infectieux scellé à l’épreuve des enfants si l’entreposage temporaire est nécessaire avant l’élimination.
TARO-BUPRENORPHINE / NALOXONE ne doit jamais être jeté dans les déchets domestiques. L’élimination par le biais d’un programme de récupération en pharmacie est recommandée. Il faut consulter un pharmacien ou visiter www.healthsteward.ca/fr/ pour obtenir des renseignements sur les options responsables d’éliminations des médicaments.
12 PARTICULIÈRES RELATIVES À LA MANIPULATION DU PRODUIT
TARO-BUPRENORPHINE / NALOXONE doit être conservé dans un endroit sûr, hors de la vue et de la portée des enfants, avant, pendant et après usage. TARO-BUPRENORPHINE / NALOXONE ne doit pas être utilisé devant des enfants, car ceux-ci alors risquent d’en prendre par imitation. Ne pas en donner à d’autres personnes.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Buprénorphine
Nom propre: Chlorhydrate de buprénorphine
Nom chimique : Chlorhydrate de 21-cyclopropyl -7α-[(S)-1-hydroxy-1,2,2- triméthylpropyl]-6,14 -endo-éthano-6, 7, 8, 14- tétrahydrooripav
Formule moléculaire et masse moléculaire : C29H41NO4•HCl; 504,1
Formule de structure:
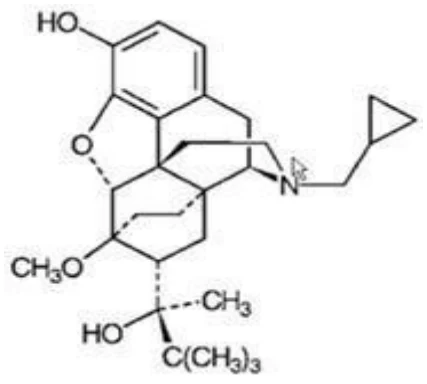
HCl
Propriétés physicochimiques:
| Aspect physique : | Poudre cristalline allant du blanc au blanc cassé. |
|---|---|
| Solubilité : | Très peu soluble dans l’eau, très soluble dans le méthanol, soluble dans l’alcool et pratiquement insoluble dans le cyclohexane |
| pKa : | pK1 = 8,42 ± 0,03 |
| pK2 = 9,83 ± 0,03 | |
| pH : | 4,0 à 6,0 |
| Partage : | Log N (octanol/tampon phosphate-citrate; pH de 6,57) = 3,37 |
| Coefficients : | Log N (heptane/tampon phosphate-citrate; pH de 7,55) = 3,43 |
| Point de fusion : | 287 ± 2 °C, avec décomposition apparente |
Naloxone
Nom propre: Chlorhydrate de naloxone dihydraté
Nom chimique : Chlorhydrate dihydraté de 17-allyl-4,5-α-époxy-3,14- dihydroxymorphinan-6-one
Formule moléculaire et masse moléculaire : C19H21NO4•HCl•2H2O; 399,87
Formule de structure:
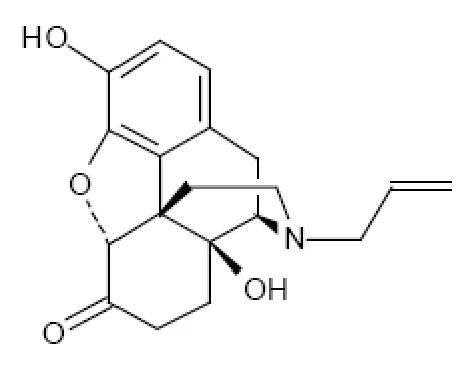
HCl. 2H2O
Propriétés physicochimiques :
Aspect physique : Poudre allant du blanc au blanc cassé.
Solubilité : Soluble dans l’eau et l’alcool, pratiquement insoluble dans l’éther. pKa : 7,94 à 20 °C
pH : 2,5 à 3,5
Point de fusion : 200 – 205 °C.
14 ÉTUDESCLINIQUES
14.1 Études cliniques par indication
- Traitement substitutif de l’adulte aux prises avec une dépendance problématique aux opioïdes.
TARO-BUPRÉNORPHINE / NALOXONE en comprimé - Conception de l’essai et caractéristiques démographiques de l’étude
Efficacy and safety data of the combination of buprenorphine and naloxone (Études CR96/013 + CR96/014)
Il s’agissait d’un essai multicentrique d’un an avec contrôle placebo et répartition aléatoire consistant en une comparaison aléatoire à double insu de comprimés de buprénorphine/naloxone (TARO-BUPRÉNORPHINE / NALOXONE en comprimé), de buprénorphine et de placebo en comprimés durant quatre semaines, qui a été suivi d’une étude ouverte de 48 semaines sur l’innocuité de la buprénorphine/naloxone. Pendant la phase à double insu de quatre semaines, 323 sujets héroïnomanes ont reçu soit un placebo, soit de la buprénorphine à raison de 16 mg/jour, soit un traitement d’association composé de 16 mg de buprénorphine et de 4 mg de naloxone (comprimé renfermant les deux médicaments) par jour. Les sujets des groupes de traitement actifs ont reçu un comprimé de buprénorphine dosé à 8 mg la première journée, puis 2 comprimés de buprénorphine dosés à 8 mg (dose quotidienne totale de 16 mg), la deuxième journée. Ils ont ensuite continué de prendre une dose quotidienne de 16 mg pendant quatre semaines. La troisième journée, les sujets devant recevoir de la buprénorphine et de la naloxone ont commence à prendre le comprimé renfermant les deux médicaments. Les sujets se rendaient tous les jours à la clinique (du lundi au vendredi) pour y recevoir leur médicament et pour que l’on procède à l’évaluation de l’efficacité du traitement. Les sujets étaient vus en consultation privée pendant une heure chaque semaine ; ils ont aussi assisté à une séance d’information sur le VIH. Les critères de jugement étaient le pourcentage d’échantillons d’urine exempts d’opioïdes et les épisodes de désir de consommer décrits par les patients eux-mêmes.
Comparative efficacy of buprenorphine and methadone (Étude CR88/130)
Il s’agissait d’un essai à double insu mené selon la technique du double placebo auprès de groupes parallèles avec répartition aléatoire comparant une solution de buprénorphine dans de l’éthanol à de la méthadone. Dans le cadre de cet essai, 162 sujets héroïnomanes de 21 à 50 ans ont reçu de la buprénorphine sublinguale à raison de 8 mg/jour ou de la méthadone à raison de 20 mg/jour et de 60 mg/jour pendant la phase d’induction d’une durée de 3 à 10 jours, puis pendant la phase de stabilisation qui s’est étendue sur 16 semaines et, enfin, pendant la phase d’arrêt du traitement d’une durée de 7 semaines. La posologie de la buprénorphine a été ajustée de façon que la dose d’entretien soit atteinte dès le troisième jour, tandis que celle de la méthadone a été ajustée plus progressivement. Les doses d’entretien ont été administrées jusqu’à la semaine 17. Elles ont ensuite été réduites de 70 à 80 % par semaine de la semaine 18 à la semaine 24, puis elles ont été remplacées par un placebo durant les deux dernières semaines. Les sujets étaient vus en consultation privée ou en groupe toutes les semaines. Les critères de jugement étaient le temps de persévérance au traitement, l’absence d’opioïdes dans les urines et l’incapacité à demeurer abstinent.
Résultats de l’étude
Efficacy and safety data of the combination of buprenorphine and naloxone (Études CR96/013 + CR96/014)
Le pourcentage d’échantillons d’urine prélevés trois fois par semaine qui se sont révélés exempts d’opioïdes était plus important chez les sujets traités à la buprénorphine (20,7 %) ou au moyen du comprimé associant les deux médicaments (17,8 %) que chez ceux qui ont reçu le placebo (à p < 0,001). Pour ce qui est des épisodes de désir de consommer décrits par les patients, les groupes traités à la buprénorphine ont signalé considérablement moins d’épisodes que le groupe placebo (p < 0,001).
Comparative efficacy of buprenorphine and methadone (Study CR88/130)
La buprénorphine a été aussi efficace que la méthadone, à 60 mg par jour, et les deux étaient supérieures à la méthadone, à 20 mg par jour, pour réduire l’usage illicite d’opioïdes et faire persévérer les participants au traitement pendant 25 semaines.
14.2 Études de biodisponibilité comparatives
Une étude de bioéquivalence croisée à double permutation, à répartition aléatoire, à double insu, à deux traitements, à deux séquences et à deux périodes d’une dose orale unique des comprimés sublinguaux TARO-BUPRENORPHINE / NALOXONE à 8 mg/2 mg (Taro Pharmaceuticals Inc.) et des comprimés sublinguaux SuboxoneMD (buprénorphine et naloxone) à 8 mg/2 mg (Pharma Importing Inc., Canada), a été menée chez 72 adultes en bonne santé et à jeun. Les données de biodisponibilté comparatives provenant des 64 sujets qui ont été inclus dans l’analyse statistique sont présentées dans les tableaux suivants :
TABLEAU SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Buprénorphine (1 × 8 mg) Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
|---|---|---|---|---|
| Paramètre | Test1 | Référence2 | Rapport de moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASC0-72 (h*pg/mL) | 36800,29 38610,54 (31,25) | 37473,08 39169,18 (30,32) | 98,2 | 94,0 à 102,6 |
Cmax (pg/mL) | 5245,73 5726,85 (40,73) | 5311,33 5664,45 (37,82) | 98,8 | 92,3 à 105,7 |
Tmax§ (h) | 1,00 (0,50 – 2,67) | 1,00 (0,50 – 2,33) | - | - |
1Comprimés sublingual TARO-BUPRENORPHINE / NALOXONE [buprénorphine (sous forme de chlorhydrate de buprénorphine) et naloxone (sous forme de chlorhydrate de naloxone)] à 8 mg/2 mg de Taro Pharmaceuticals Inc.
2Comprimés sublinguaux de SuboxoneMD [buprénorphine (sous forme de chlorhydrate de buprénorphine) et naloxone (sous forme de chlorhydrate de naloxone)] à 8 mg/2 mg d’Indivior UK Limited (distribué par Pharma Importing Inc., Canada)
3Exprimé sous forme de médiane (tranche) seulement
Remarque : En raison de la longue demi-vie du buprénorphine, l’ASCI et le T1/2 n’ont pu être calculés avec exactitude à partir des données obtenues dans cette étude.
Naloxone libre (non conjuguée) (1 × 2 mg) Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
|---|---|---|---|---|
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASC0-t (h*pg/mL) | 927,70 991,20 (36,35) | 848,80 908,88 (35,51) | 109,3 | 104,9 à 113,9 |
ASC0-inf (h*pg/mL) | 1029,29 1006,10 (38,09) | 963,36 1030,03 (35,14) | 106,8 | 101,5 à 112,5 |
Cmax (pg/mL) | 327,93 355,44 (41,19) | 281,99 301,07 (35,76) | 116,3 | 108,1 à 125,1 |
Tmax§ (h) | 0,75 (0,33 – 4,00) | 0,75 (0,50 – 3,00) | - | - |
T½€ (h) | 4,23 (115,91) | 6,22 (90,76) | - | - |
1Comprimés sublinguaux TARO-BUPRENORPHINE / NALOXONE [buprénorphine (sous forme de chlorhydrate de buprénorphine) et naloxone (sous forme de chlorhydrate de naloxone)] à 8 mg/2 mg de Taro Pharmaceuticals Inc.
2Comprimés sublinguaux de SuboxoneMD [buprénorphine (sous forme de chlorhydrate de buprénorphine) et naloxone (sous forme de chlorhydrate de naloxone)] à 8 mg/2 mg d’Indivior UK Limited (distribué par Pharma Importing Inc., Canada)
3Exprimé sous forme de médiane (tranche) seulement
4Exprimé sous forme de moyenne arithmétique (% de CV seulement)
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON CLINIQUE
Les études précliniques ci-dessous ont toutes été réalisées avec la buprénorphine et la naloxone en comprimé ou avec une association de buprénorphine/naloxone dans un ratio de 4:1.
Des doses ou des expositions précliniques et cliniques sont comparées à partir de la dose clinique de 16 mg/4 mg de buprénorphine/naloxone ou de 16 mg de buprénorphine. Les doses ou expositions précliniques sont exprimées en multiples de leur équivalent clinique.
Toxicologie générale : Les profils de toxicité de la buprénorphine et de l’association buprénorphine et naloxone chez les animaux après 28 jours d’exposition sont similaires dans la mesure où aucun effet systématique sur les organes cibles n’a été observé, même à la suite de l’administration de fortes doses par voie orale.
Aucun effet indésirable ne s’est manifesté de façon systématique au cours des études de toxicité subaiguë, sauf un effet sédatif, qui est une conséquence directe de l’action pharmacologique de la préparation testée.
Une hyperplasie minime à modérée du canal cholédoque, accompagnée d’une fibrose à proximité des voies biliaires, s’est manifestée chez le chien suivant 52 semaines d’administration de buprénorphine par voie orale, à raison de 75 mg/kg/jour.
Cancérogénicité : Lors d’une étude sur le pouvoir cancérigène de la buprénorphine et de la naloxone (ratio de 4:1), des doses correspondant à 7, à 31 ou à 123 mg/kg/jour (soit 4, 18 et 44 fois l’exposition aux doses cliniques) ont été administrées à des rats par le biais de leur alimentation. Des augmentations statistiquement significatives de l’incidence d’adénomes bénins des cellules interstitielles des testicules (cellules de Leydig) ont été observées dans tous les groupes étudiés. Aucune autre tumeur associée au médicament n’a été observée.
Génotoxicité: Aucun pouvoir mutagène n’a été associé à l’administration de buprénorphine et de naloxone (ratio de 4:1) lors du test d’Ames utilisant quatre souches de S. typhimurium et deux souches d’E. coli, dans un test cytogénétique in vitro sur des lymphocytes humains et ni après un test intraveineux des micronoyaux réalisé chez le rat.
Toxicologie pour la reproduction et le développement : De la buprénorphine/naloxone (ratio de 4:1) a été administrée à des rats par le biais de leur alimentation à des doses supérieures ou égales à 500 ppm, ce qui a entraîné une réduction de la fertilité chez la femelle. Cependant, il n’y a eu aucun effet indésirable sur la fertilité des femelles suivant une exposition qui est comparable à l’exposition clinique.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. NSUBOXONEMD (comprimés sublinguaux, 2 mg / 0,5 mg, 8 mg / 2 mg, 12 mg / 3 mg, 16 mg / 4 mg), numéro de contrôle de la présentation 269182, Monographie de produit, Indivior UK ltée. (2023, 03, 16).