


Monographie de produit - Teva-Donepezil
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
........................................................... 24
RENSEIGNEMENTS PHARMACEUTIQUES ........................................................................ 24 ESSAIS CLINIQUES ................................................................................................................ 25 PHARMACOLOGIE DÉTAILLÉE .......................................................................................... 35 TOXICOLOGIE ......................................................................................................................... 35 RÉFÉRENCES ........................................................................................................................... 51
PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR ................................... 54
PrTEVA-DONEPEZIL
Comprimés de chlorhydrate de donépézil
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique / Teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimés de 5 mg et 10 mg | Amidon prégélifié, lactose monohydraté et talc. Pour une liste complète, reportez-vous à la section Formes pharmaceutiques, composition et conditionnement. |
INDICATIONS ET USAGE CLINIQUE
TEVA-DONEPEZIL (chlorhydrate de donépézil) est indiqué dans le traitement symptomatique de la démence de type Alzheimer aux stades léger, modéré ou avancé.
L’efficacité du chlorhydrate de donépézil chez les patients atteints de la maladie d’Alzheimer au stade léger ou modéré a été établie dans deux études cliniques contrôlées par placebo d’une durée de 24 semaines ainsi que dans une autre d’une durée de 54 semaines. Son efficacité chez les patients atteints de la maladie d’Alzheimer au stade avancé a été établie dans deux études cliniques contrôlées par placebo d’une durée de 24 semaines/6 mois.
TEVA-DONEPEZIL ne doit être prescrit que par un clinicien expérimenté dans le diagnostic et le traitement de la maladie d’Alzheimer (ou après consultation d’un tel spécialiste).
CONTRE-INDICATIONS
TEVA-DONEPEZIL (chlorhydrate de donépézil) est contre-indiqué chez les patients hypersensibles au chlorhydrate de donépézil ou aux dérivés de la pipéridine.
MISES EN GARDE ET PRÉCAUTIONS
Pouvoir carcinogène et pouvoir mutagène
Pour un exposé des données obtenues chez l’animal, reportez-vous à la PARTIE II : TOXICOLOGIE — Pouvoir carcinogène.
Appareil cardiovasculaire
En raison de leur action pharmacologique, les inhibiteurs de la cholinestérase peuvent avoir un effet vagotonique sur la fréquence cardiaque (p. ex. bradycardie). Cet effet potentiel peut être particulièrement important chez les patients atteints de la maladie du sinus ou d’un autre trouble de la conduction supraventriculaire.
Dans les essais cliniques sur la maladie d’Alzheimer, la plupart des patients atteints d’une affection cardiovasculaire grave ont été exclus, mais on a inclus les cas d’hypertension maîtrisée (TAD < 95 mmHg) et de bloc de branche droit, ainsi que les sujets porteurs d’un stimulateur cardiaque. Par conséquent, la prudence est de mise en ce qui a trait au traitement des patients qui souffrent de coronaropathie active ou d’insuffisance cardiaque. Par ailleurs, des épisodes de syncope ont été associés à l’administration du chlorhydrate de donépézil. On recommande donc de ne pas administrer TEVA-DONEPEZIL aux patients présentant des anomalies de la conduction (à l’exception du bloc de branche droit), y compris la maladie du sinus ou des épisodes de syncope inexplicables.
Appareil digestif
Compte tenu de leur mode d’action principal, on peut s’attendre à ce que les inhibiteurs de la cholinestérase fassent augmenter la sécrétion d’acide gastrique, en raison de l’augmentation de l’activité cholinergique. Par conséquent, on doit surveiller de près les symptômes d’hémorragie gastro-intestinale active ou occulte chez les patients exposés aux ulcères, par exemple ceux qui ont des antécédents de maladie ulcéreuse ou qui reçoivent des anti-inflammatoires non stéroïdiens (AINS) — y compris de fortes doses d’acide acétylsalicylique (AAS) — en concomitance. Aucune augmentation de la fréquence des cas d’ulcère gastroduodénal ou d’hémorragie gastro-intestinale n’a été observée dans les études cliniques lorsque les patients ont reçu du chlorhydrate de donépézil plutôt qu’un placebo (voir EFFETS INDÉSIRABLES).
Conséquences prévisibles des propriétés pharmacologiques du donépézil, de la diarrhée, des nausées et des vomissements ont été observés chez les sujets ayant reçu cet agent dans le cadre d’essais cliniques menés chez des patients souffrant de la maladie d’Alzheimer. Ces effets sont survenus plus souvent avec la dose de 10 mg qu’avec celle de 5 mg et, dans la plupart des cas, ils étaient bénins et ont été transitoires. Ils ont parfois duré de 1 à 3 semaines et ont disparu avec la poursuite du traitement (voir EFFETS INDÉSIRABLES). L’administration préalable de 5 mg/jour durant 4 à 6 semaines avant de passer à la dose de 10 mg/jour est associée à une fréquence plus faible d’intolérance gastro-intestinale.
Appareil génito-urinaire
Bien que ce trouble n’ait pas été observé durant les essais cliniques sur le chlorhydrate de donépézil, les cholinomimétiques peuvent entraîner une obstruction du débit urinaire.
Fonction hépatique
On dispose de peu d’information sur la pharmacocinétique du chlorhydrate de donépézil chez les patients atteints de la maladie d’Alzheimer qui souffrent d’insuffisance hépatique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacocinétique).
On recommande donc de surveiller de près l’apparition d’effets indésirables chez les insuffisants hépatiques qui reçoivent TEVA-DONEPEZIL.
Neurologie
Syndrome malin des neuroleptiques : Depuis la commercialisation du chlorhydrate de donépézil, on a signalé de très rares cas du syndrome malin des neuroleptiques (SMN) chez des patients recevant le médicament avec ou sans antipsychotiques. Ce syndrome à risque mortel se caractérise par de l’hyperthermie, une rigidité musculaire, des signes d’instabilité du système nerveux autonome (pouls irrégulier ou fluctuations de la tension artérielle, tachycardie, diaphorèse et troubles du rythme cardiaque), une altération du niveau de conscience et une élévation de la créatine phosphokinase (CPK) sérique. À ces signes peuvent s’ajouter une myoglobinurie (rhabdomyolyse) et une insuffisance rénale aiguë. Advenant tout signe ou symptôme évoquant le SMN, ou en cas de forte fièvre inexpliquée sans autre manifestation clinique du SMN, il faut mettre fin au traitement par le chlorhydrate de donépézil.
Rhabdomyolyse (effets musculaires)
De rares cas de rhabdomyolyse (dont certains se sont accompagnés d’une insuffisance rénale aiguë) ont été rapportés chez des patients recevant du chlorhydrate de donépézil, surtout au cours des jours suivant l’amorce du traitement ou une augmentation de la dose. Dans la majorité des cas, la rhabdomyolyse est survenue indépendamment du SMN.
Il faut demeurer à l’affût de toute douleur, sensibilité ou faiblesse musculaire et de l’émission d’urine foncée, surtout si ces signes sont accompagnés de malaises ou de fièvre. Tout patient présentant ces symptômes doit faire l’objet d’un dosage de la CPK. En cas d’élévation marquée des taux de CPK ou de signes évoquant une rhabdomyolyse, il faut cesser l’administration de TEVA-DONEPEZIL. S’il revient au médecin traitant de juger de la nécessité d’interrompre le traitement par TEVA-DONEPEZIL, dans la plupart des cas observés depuis la commercialisation du produit, on a mis fin au traitement lorsque les taux de CPK dépassaient d’au moins 5 fois la limite supérieure de la normale. La prudence s’impose tout particulièrement en présence de facteurs de risque ou d’une prédisposition à la rhabdomyolyse, comme des antécédents de troubles musculaires, une hypothyroïdie non maîtrisée ou une insuffisance hépatique ou rénale, de même que chez les patients qui prennent des médicaments pouvant causer une rhabdomyolyse (statines, antipsychotiques, inhibiteurs sélectifs du recaptage de la sérotonine ou inhibiteurs du recaptage de la sérotonine et de la noradrénaline).
Crises convulsives : Quelques cas de crises convulsives associées à l’utilisation du chlorhydrate de donépézil ont été signalés dans les essais cliniques, et d’autres ont fait l’objet de déclarations spontanées d’effets indésirables. Les cholinomimétiques peuvent entraîner une baisse du seuil convulsif, augmentant ainsi le risque de crises. Toutefois, les crises convulsives peuvent aussi être une manifestation de la maladie d’Alzheimer. On doit donc évaluer soigneusement les bienfaits et les risques du traitement par TEVA-DONEPEZIL chez les patients qui ont des antécédents de crises convulsives.
Le chlorhydrate de donépézil n’a pas fait l’objet d’études chez les patients présentant des caractéristiques de la maladie de Parkinson. On ne connaît donc pas l’efficacité et l’innocuité de cet agent chez ces patients.
Considérations périopératoires
Anesthésie : TEVA-DONEPEZIL étant un inhibiteur de la cholinestérase, son administration risque d’amplifier la relaxation musculaire induite par les curarisants de type succinylcholine durant l’anesthésie.
Fonction rénale
On dispose de peu d’information sur la pharmacocinétique du chlorhydrate de donépézil chez les patients atteints de la maladie d’Alzheimer qui souffrent d’insuffisance rénale (voir Pharmacocinétique).
On recommande donc de surveiller de près l’apparition d’effets indésirables chez les insuffisants rénaux qui reçoivent TEVA-DONEPEZIL.
Fonction respiratoire
Compte tenu de leur action cholinomimétique, les inhibiteurs de la cholinestérase doivent être prescrits avec prudence chez les patients qui ont des antécédents d’asthme ou de bronchopneumopathie obstructive. Le chlorhydrate de donépézil n’ayant pas fait l’objet d’études chez des patients traités pour de telles affections, on doit faire preuve de prudence si on l’administre dans ces circonstances.
Populations et cas particuliers
Grossesse et allaitement : L’innocuité du chlorhydrate de donépézil n’ayant pas été établie durant la grossesse et l’allaitement, ce médicament ne doit être administré ni aux femmes en âge de procréer, ni à celles qui allaitent, sauf si, de l’avis du médecin, les avantages potentiels pour la patiente l’emportent sur les risques pour le fœtus ou le nourrisson.
Des études de tératologie menées chez des rates gravides ayant reçu jusqu’à 16 mg/kg/jour et chez des lapines gravides ayant reçu jusqu’à 10 mg/kg/jour du médicament n'ont pas mis en évidence d'effet tératogène avec le chlorhydrate de donépézil.
Enfants : Aucun essai bien contrôlé n’a été effectué qui permette d’établir l’innocuité et l’efficacité du chlorhydrate de donépézil dans le traitement de quelque maladie que ce soit chez les enfants. Par conséquent, l’utilisation du chlorhydrate de donépézil n’est pas recommandée chez les enfants.
Personnes âgées (≥ 65 ans) : Parmi les patients ayant reçu 5 mg ou 10 mg de chlorhydrate de donépézil lors d’essais cliniques contrôlés menés chez des sujets souffrant de la maladie d’Alzheimer au stade léger ou modéré, 536 avaient entre 65 et 84 ans et 37 étaient âgés de 85 ans ou plus. Dans les essais cliniques contrôlés menés chez des sujets au stade avancé, 158 patients de 74 ans ou moins, 276 patients de 75 à 84 ans et 139 patients de 85 ans ou plus ont reçu le chlorhydrate de donépézil. Chez les patients atteints de la maladie d’Alzheimer, la fréquence des effets indésirables (nausées, diarrhée, vomissements, insomnie, fatigue et anorexie) était non seulement proportionnelle à la dose et à l’âge, elle était en outre plus élevée chez les femmes. Comme l’administration d’inhibiteurs de la cholinestérase et la maladie d’Alzheimer peuvent toutes deux s’accompagner d’une perte de poids importante, on doit faire preuve de prudence si l’on administre du chlorhydrate de donépézil à des patients âgés de faible poids, surtout s’ils ont 85 ans ou plus.
Emploi chez les personnes âgées souffrant également d’autres maladies : On possède peu de données sur l’innocuité du chlorhydrate de donépézil chez les patients atteints de la maladie d’Alzheimer aux stades léger, modéré ou avancé, et qui souffrent également d’autres maladies importantes. Par conséquent, l’emploi du chlorhydrate de donépézil ne doit être envisagé chez les personnes âgées souffrant à la fois de la maladie d’Alzheimer et d’une autre maladie chronique courante qu’après évaluation circonspecte du rapport entre les risques et les avantages, et seulement s’il est possible d’assurer une surveillance étroite du traitement, afin de déceler d’éventuels effets indésirables. On doit également faire preuve de prudence lorsqu’on administre des doses supérieures à 5 mg à cette population de patients.
Dans les cas d’atteinte avancée, on doit envisager la possibilité d’une angiopathie concomitante et de facteurs de risque de manifestations indésirables ou de mortalité d’origine vasculaire.
Patients atteints de démence vasculaire : Trois essais cliniques de six mois chacun ont été menés dans le but d’évaluer l’innocuité et l’efficacité du chlorhydrate de donépézil dans le traitement symptomatique de la démence chez des personnes répondant aux critères de démence vasculaire probable ou possible du NINDS-AIREN. Ces critères ont été conçus afin de diagnostiquer les cas de démence qui ne sont, selon toute apparence, que d’origine vasculaire, et d’exclure les patients atteints de la maladie d’Alzheimer. Dans deux de ces études, le chlorhydrate de donépézil s’est révélé inefficace pour traiter les patients atteints de démence vasculaire.
D’après le profil d’innocuité dérivé de ces essais contrôlés, la fréquence des effets indésirables observés en cours de traitement était globalement plus élevée chez les patients atteints de démence vasculaire (86 %) que chez les patients atteints de la maladie d’Alzheimer (75 %). Ce phénomène, qui a été observé et chez les patients traités par le chlorhydrate de donépézil, et chez ceux ayant reçu le placebo, pourrait être lié aux affections comorbides, plus nombreuses chez les sujets atteints de démence vasculaire.
Dans deux de ces études, le taux de mortalité a été plus élevé chez les patients traités par le chlorhydrate de donépézil durant la phase à double insu; ce résultat s’est révélé statistiquement significatif dans l’une des deux études. Dans l’ensemble des trois études, le taux de mortalité dans le groupe sous chlorhydrate de donépézil (1,7 %, 25/1475) était numériquement plus élevé que dans le groupe sous placebo (1,1 %, 8/718), mais cette différence n’était pas statistiquement significative.
Ces résultats sont présentés ci-dessous.
Taux de mortalité observés au cours d’essais cliniques sur l’emploi du chlorhydrate de donépézil chez des patients souffrant de démence vasculaire
| Étude | Placebo | Chlorhydrate de donépézil (5 mg) | px | Chlorhydrate de donépézil (10 mg) | px | ||||
| 307 | 3,5 % (7/199) | 1,0 % (2/198) | 0,17 | 2,4% (5/206) | 0,57 | ||||
| 308 | 0,5 % (1/193) | 1,9 % (4/208) | 0,37 | 1,4% (3/215) | 0,62 | ||||
| 319 | 0 % (0/326) | 1,7 % (11/648) | 0,02 | * | s.o. | ||||
| Combinées | 1,1 % (8/718) | 1,7 % (25/1475) | 0,35 | ||||||
* L’étude 319 ne comprenait aucun patient ayant reçu la dose de 10 mg de chlorhydrate de donépézil.
X Les valeurs p s’appliquent au donépézil à 5 mg c. placebo et au donépézil à 10 mg c. placebo.
La plupart des décès observés chez les patients ayant reçu le chlorhydrate de donépézil ou le placebo semblent avoir été dus à une cause vasculaire quelconque, phénomène prévisible étant donné la présence de maladies vasculaires concomitantes chez ces sujets âgés et fragiles. Dans l’ensemble de ces trois études, la proportion de patients ayant éprouvé des effets indésirables graves était similaire dans les deux groupes de traitement (environ 15 %), tout comme la proportion de patients ayant subi une manifestation indésirable grave de nature cardiovasculaire ou vasculaire cérébrale (mortelles et non mortelles, environ 8 %). La proportion de patients ayant subi une manifestation indésirable mortelle de nature cardiovasculaire ou vasculaire cérébrale était numériquement plus élevée dans le groupe sous chlorhydrate de donépézil que dans le groupe sous placebo, mais cette différence n’était statistiquement significative dans aucune des trois études.
Rien n’indique que l’utilisation du chlorhydrate de donépézil chez des patients atteints de la maladie d’Alzheimer d'intensité légère ou modérée entraîne une augmentation du risque de mortalité.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Maladie d’Alzheimer
Atteinte légère ou modérée
Au total, 747 patients souffrant de maladie d’Alzheimer légère ou modérée ont été traités par le chlorhydrate de donépézil dans le cadre d’essais cliniques contrôlés. Parmi ceux-ci, 613 (82 %) ont participé à l’essai jusqu’à la fin. La durée moyenne du traitement dans l’ensemble des groupes ayant reçu le chlorhydrate de donépézil a été de 132 jours (plage de 1 à 356 jours).
Effets indésirables ayant mené à l’abandon du traitement dans les essais cliniques contrôlés
S’établissant à environ 5 %, la proportion de sujets ayant abandonné le traitement en raison d’effets indésirables s’est révélée comparable dans les groupes ayant reçu 5 mg/jour de chlorhydrate de donépézil et dans ceux ayant reçu le placebo. Toutefois, chez les patients qui ont reçu la dose de 10 mg/jour après avoir reçu celle de 5 mg/jour pendant seulement une semaine, le taux d’abandon du traitement a été plus élevé, atteignant cette fois les 13 %.
Le tableau I présente les effets indésirables les plus courants ayant mené à l’abandon du traitement. Il s’agit d’effets qui, de fréquence atteignant au moins 2 % dans les groupes de traitement, ont été observés deux fois moins souvent dans les groupes sous placebo.
Tableau I — Effets indésirables ayant le plus souvent causé l’abandon du traitement chez les patients atteints de maladie d’Alzheimer légère ou modérée dans les essais cliniques contrôlés
| Groupe posologique | Placebo | Chlorhydrate de donépézil (5 mg/jour) | Chlorhydrate de donépézil (10 mg/jour) |
| Nombre de patients répartis aléatoirement | 355 | 350 | 315 |
| Effets / Taux d’abandon | |||
| Nausées | 1 % | 1 % | 3 % |
| Diarrhée | 0 % | < 1 % | 3 % |
| Vomissements | < 1 % | < 1 % | 2 % |
Effets indésirables cliniques les plus fréquemment associés à l’administration du chlorhydrate de donépézil
Les effets indésirables les plus courants — c’est-à-dire les effets qui, de fréquence atteignant au moins 5 % chez les patients ayant reçu 10 mg/jour de chlorhydrate de donépézil, ont été observés deux fois moins souvent chez les patients sous placebo — s’expliquent aisément par les propriétés cholinomimétiques du médicament. Ces derniers comprennent les nausées, la diarrhée, l’insomnie, les vomissements, les crampes musculaires, la fatigue et l’anorexie.
Ces effets se sont généralement révélés bénins et transitoires, se résorbant graduellement durant le traitement, sans qu’il ait été nécessaire d’ajuster la posologie du chlorhydrate de donépézil.
Certains résultats laissent penser que la fréquence de ces effets indésirables courants peut varier en fonction de la durée pendant laquelle un patient reçoit d’abord 5 mg/jour de chlorhydrate de donépézil avant de recevoir 10 mg/jour. En effet, la fréquence des effets indésirables courants observée chez des patients ayant reçu 5 mg/jour pendant 6 semaines avant de recevoir 10 mg/jour au cours d’une étude ouverte menée chez 269 patients qui avaient reçu un placebo dans des études de 15 et 30 semaines a été plus faible que celle observée dans les études cliniques où les patients ont reçu 10 mg/jour après seulement une semaine de traitement à raison de 5 mg/jour, et comparable à celle observée chez les patients n’ayant été traités que par la dose de 5 mg/jour.
Le tableau II présente une comparaison des taux d’effets indésirables les plus fréquents, selon que le traitement par le chlorhydrate de donépézil à raison de 10 mg/jour soit précédé d’un traitement initial de une ou de six semaines à raison de 5 mg/jour.
Tableau II — Fréquence des effets indésirables observés chez des patients souffrant de maladie d’Alzheimer légère ou modérée recevant du chlorhydrate de donépézil à raison de 10 mg/jour après avoir reçu un traitement initial d’une ou six semaines à raison de 5 mg/jour
| Effet indésirable | Absence de traitement initial | Traitement initial de 1 semaine à raison de 5 mg/jour | Traitement initial de 6 semaines à raison de 5 mg/jour | |
| Placebo (n = 315) | Chlorhydrate de donépézil à 5 mg/jour (n = 311) | Chlorhydrate de donépézil à 10 mg/jour (n = 315) | Chlorhydrate de donépézil à 10 mg/jour (n = 269) | |
| Nausées | 6 % | 5 % | 19 % | 6 % |
| Diarrhée | 5 % | 8 % | 15 % | 9 % |
| Insomnie | 6 % | 6 % | 14 % | 6 % |
| Fatigue | 3 % | 4 % | 8 % | 3 % |
| Vomissements | 3 % | 3 % | 8 % | 5 % |
| Crampes musculaires | 2 % | 6 % | 8 % | 3 % |
| Anorexie | 2 % | 3 % | 7 % | 3 % |
Effets indésirables du médicament observés au cours des essais cliniques
Les effets mentionnés proviennent d’essais cliniques menés chez des sujets sélectionnés avec le plus grand soin et soumis à une étroite surveillance. Or, étant donné que les circonstances thérapeutiques, le genre de patients et le mode de déclaration des effets indésirables peuvent être différents, il est possible que les fréquences rapportées ici ne s’appliquent pas dans la pratique médicale courante ou dans d’autres essais cliniques.
Le tableau III présente les signes et symptômes apparus durant le traitement lors des essais cliniques contrôlés par placebo, et dont la fréquence, d’au moins 2 % chez les sujets ayant reçu le chlorhydrate de donépézil, était supérieure à celle observée chez les patients sous placebo. En règle générale, la fréquence des effets indésirables était plus élevée chez les femmes et augmentait avec l’âge.
Tableau III — Maladie d’Alzheimer aux stades léger ou modéré – Effets indésirables signalés au cours des essais cliniques, dont la fréquence, d’au moins 2 % chez les sujets ayant reçu le chlorhydrate de donépézil, était supérieure à celle observée chez les patients sous placebo
| Effets indésirables (présentés par appareil ou système touchés) | Placebo n = 355 | Chlorhydrate de donépézil n = 747 |
| Pourcentage de patients ayant eu un effet indésirable | 72 | 74 |
| Organisme entier | ||
| Céphalées | 9 | 10 |
| Douleur de localisations diverses | 8 | 9 |
| Accident | 6 | 7 |
| Fatigue | 3 | 5 |
| Appareil cardiovasculaire | ||
| Syncope | 1 | 2 |
| Appareil digestif | ||
| Nausées | 6 | 11 |
| Effets indésirables (présentés par appareil ou système touchés) | Placebo n = 355 | Chlorhydrate de donépézil n = 747 |
| Diarrhée | 5 | 10 |
| Vomissements | 3 | 5 |
| Anorexie | 2 | 4 |
| Systèmes sanguin et lymphatique | ||
| Ecchymoses | 3 | 4 |
| Métabolisme et nutrition | ||
| Amaigrissement | 1 | 3 |
| Appareil locomoteur | ||
| Crampes musculaires | 2 | 6 |
| Arthrite | 1 | 2 |
| Système nerveux | ||
| Insomnie | 6 | 9 |
| Étourdissements | 6 | 8 |
| Dépression | < 1 | 3 |
| Rêves étranges | 0 | 3 |
| Somnolence | < 1 | 2 |
| Appareil génito-urinaire | ||
| Mictions fréquentes | 1 | 2 |
Autres effets indésirables observés durant les essais cliniques menés chez des patients atteints de maladie d’Alzheimer aux stades léger ou modéré
Au cours de la période précédant la commercialisation, plus de 1700 personnes atteintes de maladie d’Alzheimer légère ou modérée ont reçu du chlorhydrate de donépézil dans le cadre d’essais cliniques de durées diverses, menés à l’échelle internationale. Environ 1200 patients ont été traités pendant au moins 3 mois et plus de 1000, durant au moins 6 mois. Aux États-Unis, le nombre de patients ayant participé aux essais contrôlés ou non contrôlés se chiffre à environ 900; parmi ceux qui ont reçu la plus forte dose, soit 10 mg/jour, 650 ont été traités durant 3 mois, 475 durant 6 mois et 115 durant plus de 1 an. La durée du traitement s’étendait de 1 à 1214 jours.
Les chercheurs cliniciens qui ont rapporté les effets indésirables apparus durant le traitement lors de 3 essais cliniques contrôlés par placebo et de 2 essais ouverts menés chez des patients atteints de maladie d’Alzheimer légère ou modérée ont utilisé une terminologie de leur choix. Par conséquent, pour obtenir une estimation globale de la proportion de sujets ayant présenté des effets similaires, on a intégré les données provenant des différents essais et on a regroupé les effets dans diverses catégories condensées et normalisées à l’aide d’une version modifiée du dictionnaire COSTART; la fréquence des effets a ensuite été calculée à partir de l’ensemble des données provenant de toutes les études. Ce sont ces catégories qui sont utilisées dans la liste ci-dessous. Les fréquences indiquées correspondent au nombre de patients, sur les 900 ayant participé aux essais, qui ont subi l’effet indésirable en question durant le traitement par le chlorhydrate de donépézil. Tous les effets ayant été signalés au moins 2 fois ont été inclus. Font cependant exception les effets déjà mentionnés dans les tableaux II et III (c.-à-d. ceux qui sont survenus à une fréquence > 2 %). Par ailleurs, les termes du dictionnaire COSTART trop généraux pour être informatifs ont aussi été exclus, de même que les effets indésirables pour lesquels la relation de cause à effet avec le médicament était peu probable. Les effets ont été groupés par appareil et sont listés d’après les fréquences suivantes : ≥ 1 % et < 2 % (effet observé chez 1 ou 2 patients sur 100 : fréquent); < 1 % (effet observé chez 1 à 10 patients sur 1000 : rare). Les effets signalés ici ne sont pas nécessairement attribuables au chlorhydrate de donépézil et, dans la plupart des cas, ils ont été observés aussi souvent chez les patients du groupe placebo dans les études contrôlées.
Effets indésirables survenus à une fréquence ≥ 1 % et < 2 %, ou à une fréquence < 1 % chez les patients ayant reçu le chlorhydrate de donépézil
Organisme entier : (≥ 1 % et < 2 %) grippe, thoracalgie et dentalgie; (< 1 %) fièvre, œdème facial, œdème périorbitaire, hernie hiatale, abcès, cellulite, frissons, sensation de froid généralisée, sensation de plénitude dans la tête, sensation de pression dans la tête et apathie.
Appareil cardiovasculaire : (≥ 1 % et < 2 %) hypertension, vasodilatation, fibrillation auriculaire, bouffées vasomotrices et hypotension; (< 1 %) angine de poitrine, hypotension orthostatique, infarctus du myocarde, extrasystoles ventriculaires, arythmie, bloc AV (1er degré), insuffisance cardiaque, artérite, bradycardie, angiopathie périphérique, tachycardie supraventriculaire et thromboses veineuses profondes.
Appareil digestif : (≥ 1 % et < 2 %) incontinence fécale, hémorragie gastro-intestinale, ballonnement et douleur épigastrique; (< 1 %) éructations, gingivite, augmentation de l’appétit, flatulence, abcès périodontique, cholélithiase, diverticulite, sialorrhée, sécheresse buccale, herpès labial, gastrite, côlon irritable, œdème de la langue, malaise épigastrique, gastro-entérite, hausse des transaminases, hémorroïdes, iléus, polydipsie, ictère, méléna, ulcère duodénal et ulcère gastrique.
Système endocrinien : (< 1 %) diabète et goitre.
Systèmes sanguin et lymphatique : (< 1 %) anémie, thrombocytémie, thrombocytopénie, éosinophilie et érythrocytopénie.
Troubles nutritionnels : (≥ 1 % et < 2 %) déshydratation; (< 1 %) goutte, hypokaliémie, hausse de la créatine-kinase, hyperglycémie, gain pondéral et hausse de la lacticodéshydrogénase.
Appareil locomoteur : (≥ 1 % et < 2 %) fracture osseuse; (< 1 %) faiblesse musculaire et fasciculations.
Système nerveux : (≥ 1 % et < 2 %) délire, tremblements, irritabilité, paresthésie, agressivité, vertige, ataxie, hausse de la libido, agitation, pleurs anormaux, nervosité et aphasie; (< 1 %) accident vasculaire cérébral, hémorragie intracrânienne, accident ischémique transitoire, labilité émotionnelle, névralgie, sensation locale de froid, spasmes musculaires, dysphorie, démarche anormale, hypertonie, hypokinésie, névrodermite, engourdissement (localisé), paranoïa, dysarthrie, dysphasie, hostilité, diminution de la libido, mélancolie, retrait affectif, nystagmus, va-et-vient et convulsions.
Appareil respiratoire : (≥ 1 % et < 2 %) dyspnée, mal de gorge et bronchite; (< 1 %) épistaxis, écoulement rétronasal, pneumonie, hyperventilation, congestion pulmonaire, respiration sifflante, hypoxie, pharyngite, pleurésie, collapsus pulmonaire, apnée du sommeil et ronflement.
Peau et annexes cutanées : (≥ 1 % et < 2 %) abrasion, prurit, diaphorèse et urticaire; (< 1 %) dermatite, érythème, changement de couleur de la peau, hyperkératose, alopécie, dermatite fongique, zona, hirsutisme, vergetures, sueurs nocturnes et ulcère cutané.
Organes des sens : (≥ 1 % et < 2 %) cataracte, irritation oculaire et vue brouillée; (< 1 %) sécheresse oculaire, glaucome, otalgie, acouphène, blépharite, baisse de l’ouïe, hémorragie rétinienne, otite externe, otite moyenne, dysgueusie, hémorragie conjonctivale, bourdonnements d’oreille, mal des transports et myodésopsie.
Appareil génito-urinaire : (≥ 1 % et < 2 %) incontinence urinaire et nycturie; (< 1 %) dysurie, hématurie, miction impérieuse, métrorragie, cystite, énurésie, hypertrophie de la prostate, pyélonéphrite, incapacité d’uriner, fibroadénomatose mammaire, maladie polykystique du sein, mastite, pyurie, insuffisance rénale et vaginite.
Innocuité à long terme
Au cours d’une prolongation de 2 études ouvertes menées chez des sujets souffrant de maladie d’Alzheimer légère ou modérée, 885 patients ont reçu du chlorhydrate de donépézil pendant plus de 2 ans. Dans l’une de ces études, 763 patients qui avaient participé jusqu’au bout à une étude antérieure de 15 semaines ou à une autre de 30 semaines ont continué à prendre du chlorhydrate de donépézil durant une période pouvant aller jusqu’à 152 semaines, période pendant laquelle l’innocuité et les effets neuropsychologiques ont été évalués. La profil d’innocuité du chlorhydrate de donépézil observé lors de cette étude de prolongation cadrait avec celui observé dans les essais contrôlés par placebo. Après 1 et 2 ans de traitement, ils étaient respectivement 580 (76 %) et 374 (49 %) à recevoir encore du chlorhydrate de donépézil (durée cumulative de 48 et de 108 semaines).
Maladie d’Alzheimer au stade avancé
Au total, 573 patients atteints de maladie d’Alzheimer au stade avancé ont été traités par du chlorhydrate de donépézil dans le cadre d’études cliniques contrôlées. Parmi ceux-ci, 441 (77 %) ont participé à l’étude jusqu’à la fin. Dans toutes les études, la durée du traitement à double insu était de 24 semaines. La durée moyenne du traitement dans l’ensemble des groupes ayant reçu le chlorhydrate de donépézil a été de 148,4 jours (plage de 1 à 231 jours). La dose moyenne de chlorhydrate de donépézil était de 7,5 mg/jour.
Lors des essais cliniques menés chez des patients atteints de maladie d’Alzheimer avancée, la plupart des patients présentant une affection comorbide importante ont été exclus. L’emploi de TEVA-DONEPEZIL chez une personne âgée souffrant d’une maladie chronique courante chez la population âgée ne doit être envisagé qu’après évaluation méticuleuse des risques et des avantages et doit comprendre une surveillance étroite, afin de déceler d’éventuels effets indésirables.
Effets indésirables ayant mené à l’abandon du traitement
Au cours des essais cliniques contrôlés sur la maladie d’Alzheimer avancée, 11,3 % des patients sous chlorhydrate de donépézil ont abandonné le traitement en raison d’effets secondaires, comparativement à 6,7 % dans le groupe placebo. Les effets indésirables ayant le plus fréquemment mené à l’abandon du traitement et ayant incommodé plus souvent les patients traités par le chlorhydrate de donépézil que ceux recevant le placebo étaient la diarrhée, les nausées, les vomissements, les infections des voies urinaires, la baisse de l’appétit et l’agressivité. Chacun de ces effets indésirables a entraîné l’abandon du traitement chez moins de 2 % des patients traités par le chlorhydrate de donépézil.
Effets indésirables cliniques les plus fréquemment associés à l’utilisation du chlorhydrate de donépézil
Comme le montre le tableau IV, la fréquence des effets indésirables observée chez les patients au stade avancé de la maladie d’Alzheimer est comparable à celle observée chez les patients chez qui la maladie est encore légère ou modérée.
Les effets indésirables les plus fréquents — c’est-à-dire les effets dont la fréquence, d’au moins 5 %, était deux fois plus élevée chez les patients sous chlorhydrate de donépézil que chez les patients sous placebo — ont été les suivants : vomissements, diarrhée, nausées et agressivité. En général, la majorité des effets indésirables ont été considérés par les chercheurs comme étant d’intensité légère ou modérée. Le tableau IV dresse une liste des signes et symptômes apparus durant le traitement, dont la fréquence, d’au moins 2 %, était plus élevée dans le groupe sous chlorhydrate de donépézil que chez les patients ayant reçu le placebo lors d’essais cliniques contrôlés.
Tableau IV — Maladie d’Alzheimer au stade avancé – Effets indésirables signalés dans les essais cliniques contrôlés, dont la fréquence, d’au moins 2 %, était plus élevée avec le chlorhydrate de donépézil qu’avec le placebo
| Effets indésirables (présentés par appareil ou système touchés) | Placebo n = 465 | Chlorhydrate de donépézil n = 573 |
| Pourcentage de patients ayant eu un effet indésirable | 74 | 81 |
| Appareil digestif | ||
| Diarrhée | 4 | 10 |
| Vomissements | 4 | 8 |
| Nausées | 3 | 6 |
| Incontinence fécale | 1 | 2 |
| Effets généraux | ||
| Hyperthermie | 1 | 2 |
| Thoracalgie | 0 | 2 |
| Infections et infestations | ||
| Infection des voies urinaires | 7 | 8 |
| Rhinopharyngite | 6 | 8 |
| Pneumonie | 3 | 4 |
| Blessures, empoisonnement, complications secondaires à une intervention | ||
| Chutes | 9 | 10 |
| Contusions | 2 | 4 |
| Lacérations cutanées | 1 | 2 |
| Épreuves de laboratoire | ||
| Hausse de la créatine-kinase sanguine | 1 | 2 |
| Métabolisme et nutrition | ||
| Effets indésirables (présentés par appareil ou système touchés) | Placebo n = 465 | Chlorhydrate de donépézil n = 573 |
| Anorexie | 2 | 4 |
| Diminution de l’appétit | 1 | 3 |
| Déshydratation | 1 | 2 |
| Appareil locomoteur et tissu conjonctif | ||
| Dorsalgie | 2 | 3 |
| Arthrose | 1 | 2 |
| Système nerveux | ||
| Céphalées | 3 | 5 |
| Somnolence | 0 | 2 |
| Manifestations psychiques | ||
| Agressivité | 2 | 5 |
| Insomnie | 3 | 4 |
| Agitation | 2 | 3 |
| Hallucinations | 1 | 2 |
| État de confusion | 1 | 2 |
| Fonction rénale et appareil urinaire | ||
| Incontinence urinaire | 2 | 3 |
| Appareil respiratoire | ||
| Toux | 1 | 2 |
| Peau | ||
| Eczéma | 1 | 2 |
| Appareil vasculaire | ||
| Hypertension | 1 | 2 |
Dans les cas où la fréquence était < 0,5 %, la valeur indiquée est de 0.
Les résultats des essais cliniques contrôlés indiquent que la fréquence des effets indésirables tels que vomissements, infections des voies urinaires, incontinence urinaire, pneumonie, chutes, baisse de l’appétit, agressivité, agitation, hallucinations et confusion pourrait être plus élevée chez les patients traités par le chlorhydrate de donépézil et les témoins placebos atteints de maladie d’Alzheimer au stade avancé que chez ceux dont le stade est léger ou modéré.
Les autres effets indésirables dont la fréquence, d’au moins 2 % chez les patients traités par le chlorhydrate de donépézil, était identique ou plus faible chez les témoins placebos, sont entre autres la douleur abdominale, la fatigue, la gastro-entérite, les excoriations, les étourdissements, l’anxiété et la dépression.
Innocuité à long terme dans le traitement de la maladie d’Alzheimer au stade avancé
À la fin de la période de traitement en double insu de l’étude 315 — une étude contrôlée à répartition aléatoire d’une durée de 24 semaines menée chez des patients atteints de maladie d’Alzheimer au stade avancé —, 229 sujets ont poursuivi le traitement par le chlorhydrate de donépézil pendant une période additionnelle pouvant atteindre 12 semaines, cette fois sans insu. Par conséquent, à la fin de la phase ouverte, 111 patients avaient été sous traitement par le chlorhydrate de donépézil pendant jusqu’à 36 semaines et 118 patients avaient reçu ce médicament pendant jusqu’à 12 semaines.
Les appareils les plus souvent touchés ainsi que le type et la fréquence des effets indésirables les plus souvent signalés durant les 12 semaines de traitement ouvert par le chlorhydrate de donépézil ont été semblables à ceux observés durant les 24 semaines de traitement en double insu.
Les effets indésirables sur l’appareil digestif (diarrhée, nausées, vomissements, anorexie) ont été signalés plus fréquemment chez les patients ayant reçu le chlorhydrate de donépézil pendant jusqu’à 12 semaines. Parmi les autres effets indésirables signalés plus souvent chez ces patients, mentionnons : les infections, l’insomnie, la pneumonie, la fièvre, les étourdissements, l’hypertension, l’asthénie, les tremblements, la pharyngite, les hallucinations, les convulsions et des kystes.
Blessures accidentelles, incontinence urinaire et infections des voies urinaires ont été signalées à une fréquence plus élevée chez les patients ayant reçu le chlorhydrate de donépézil pendant une période pouvant aller jusqu’à 36 semaines.
Effets indésirables du médicament signalés après la commercialisation du produit
Après la commercialisation du chlorhydrate de donépézil, des effets indésirables associés dans le temps au médicament ont fait l’objet de signalements volontaires. Parmi ces effets, certains ne sont pas mentionnés ci-dessus, et on ne dispose pas de données suffisantes à leur sujet pour établir une relation de cause à effet avec le médicament. Il s’agit notamment des effets suivants : douleur abdominale, agitation, cholécystite, convulsions, rhabdomyolyse, syndrome malin des neuroleptiques (SMN), allongement de l’intervalle Q-T. à l’électrocardiogramme, bloc cardiaque (tous les types), anémie hémolytique, hépatite, hyponatrémie, pancréatite, éruptions cutanées, syndrome de l’allongement de l’intervalle Q-T., torsades de pointe, décès cardiaque soudain, mort soudaine et tachycardie ventriculaire.
INTERACTIONS MÉDICAMENTEUSES
Administration en concomitance avec d’autres médicaments
Emploi avec des anticholinergiques : En raison de leur mode d’action, les inhibiteurs de la cholinestérase pourraient perturber l’action des médicaments anticholinergiques.
Emploi avec les cholinomimétiques et les autres inhibiteurs de la cholinestérase : On peut s’attendre à ce que l’administration d’inhibiteurs de la cholinestérase en concomitance avec de la succinylcholine ou des curarisants similaires donne lieu à des effets synergiques, de même qu’avec l’administration concomitante d’agents cholinergiques, comme le béthanéchol.
Emploi avec des agents psychotropes : Peu de patients prenaient des neuroleptiques, des antidépresseurs ou des anticonvulsivants dans les essais cliniques contrôlés. Par conséquent, on dispose de peu d’information concernant l’interaction entre le chlorhydrate de donépézil et ces médicaments.
Interactions médicament-médicament
Des études de pharmacocinétique, de courte durée seulement et comprenant l’administration d’une dose unique du médicament chez de jeunes volontaires, ont évalué le risque d’interaction entre le chlorhydrate de donépézil et la théophylline, la cimétidine, la warfarine et la digoxine. Aucun effet d’importance sur la pharmacocinétique de ces médicaments n’a été observé. Aucune étude semblable n’a été menée chez des patients âgés.
Médicaments se liant abondamment aux protéines plasmatiques : Des études sur le déplacement de médicaments liés aux protéines plasmatiques ont été menées in vitro afin d’évaluer l’action du chlorhydrate de donépézil — un agent hautement lié aux protéines (96 %) — sur d’autres médicaments tels que le furosémide, la digoxine et la warfarine. En concentrations de 0,3 à 10 mcg/mL, le donépézil n’a pas eu d’effet sur la liaison du furosémide (5 mcg/mL), de la digoxine (2 ng/mL) ou de la warfarine (3 mcg/mL) à l’albumine humaine. Réciproquement, la liaison du donépézil à l’albumine humaine n’a pas été affectée par le furosémide, la digoxine ou la warfarine.
Effet du chlorhydrate de donépézil sur le métabolisme d’autres médicaments : Des études in vitro montrent que le taux de liaison du donépézil aux isoenzymes CYP3A4 et CYP2D6 est peu élevé (Ki moyenne d’environ 50 à 130 μM), ce qui, compte tenu de la concentration plasmatique thérapeutique du donépézil (164 nM), indique qu’il y a peu de risque d’interférences médicamenteuses.
Lors d’une étude de pharmacocinétique, l’administration de 5 mg/jour de chlorhydrate de donépézil pendant 7 jours à 18 volontaires en bonne santé n’a pas eu d’effet d’importance clinique sur la pharmacocinétique du kétoconazole. Aucun autre essai clinique n’a été mené pour évaluer l’effet du chlorhydrate de donépézil sur la clairance des médicaments métabolisés par le CYP3A4 (p. ex. cisapride, terfénadine) ou le CYP2D6 (p. ex. imipramine).
On ignore si le chlorhydrate de donépézil a un quelconque pouvoir d’induction enzymatique.
Effet des autres médicaments sur le métabolisme du chlorhydrate de donépézil :
Le kétoconazole et la quinidine, inhibiteurs du CYP3A4 et du CYP2D6 respectivement, inhibent la biotransformation du donépézil in vitro. Au cours d’une étude pharmacocinétique dans laquelle 18 volontaires en bonne santé ont reçu 5 mg/jour de chlorhydrate de donépézil en concomitance avec 200 mg/jour de kétoconazole pendant 7 jours, les concentrations plasmatiques moyennes de donépézil ont accusé une augmentation d’environ 30 % à 36 %.
Les inducteurs du CYP2D6 et du CYP3A4 (p. ex. phénytoïne, carbamazépine, dexaméthasone, rifampicine et phénobarbital) pourraient faire augmenter la vitesse d’élimination du chlorhydrate de donépézil.
Des études de pharmacocinétique ont démontré que le métabolisme du chlorhydrate de donépézil n’est pas grandement affecté par l’administration concomitante de digoxine ou de cimétidine.
Interactions médicament-aliments
Les aliments n’ont pas d’incidence sur la vitesse ou l’ampleur de l’absorption du chlorhydrate de donépézil.
Interactions médicament-herbes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les herbes médicinales.
Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
TEVA-DONEPEZIL (chlorhydrate de donépézil) ne doit être prescrit que par un clinicien expérimenté dans le diagnostic et le traitement de la maladie d’Alzheimer (ou après consultation d’un tel spécialiste).
Populations particulières
L’emploi de TEVA-DONEPEZIL ne doit être envisagé chez les personnes âgées souffrant à la fois de la maladie d’Alzheimer et d’une autre maladie chronique courante qu’après évaluation circonspecte du rapport entre les risques et les avantages, et seulement s’il est possible d’assurer une surveillance étroite du traitement, afin de déceler d’éventuels effets indésirables. On recommande de faire preuve de prudence lorsqu’on utilise TEVA-DONEPEZIL chez ces populations de patients. Les effets indésirables sont plus fréquents chez les personnes de faible poids, chez les patients de 85 ans ou plus et chez les femmes.
Dose recommandée et ajustement posologique
Adultes : La dose initiale recommandée de TEVA-DONEPEZIL est de 5 mg une fois par jour. Afin d’éviter l’apparition des effets indésirables les plus courants (voir EFFETS INDÉSIRABLES) ou d’en réduire la fréquence, on devra maintenir cette dose durant 4 à 6 semaines avant de l’augmenter, ce qui du reste laissera le temps aux concentrations plasmatiques d’atteindre l’état d’équilibre. S’il le juge nécessaire, le médecin pourra donc porter la dose à 10 mg par jour après 4 à 6 semaines de traitement à raison de 5 mg/jour. La dose maximale recommandée est de 10 mg une fois par jour.
On doit surveiller de près l’apparition d’effets indésirables au moment où débute le traitement ainsi que lors de toute augmentation de la posologie.
Populations particulières
Les effets indésirables sont plus fréquents chez les personnes de faible poids, chez les femmes et chez les patients de 85 ans ou plus. Chez les femmes âgées de faible poids, la dose ne doit pas dépasser 5 mg/jour.
L’administration de ce médicament chez les patients dont les fonctions cognitives sont altérées, comme celle de tout autre médicament d’ailleurs, peut nécessiter une supervision.
On recommande de prendre TEVA-DONEPEZIL une fois par jour le matin ou le soir, avec ou sans nourriture.
Administration
Les comprimés TEVA-DONEPEZIL doivent être avalés entiers avec de l’eau.
SURDOSAGE
Symptômes : La prise d’une quantité excessive d’inhibiteurs de la cholinestérase peut se solder par une crise cholinergique, manifestation caractérisée par des nausées et des vomissements intenses, de la salivation, de la sudation, de la bradycardie, de l’hypotension, une dépression respiratoire, un collapsus et des convulsions. Une faiblesse musculaire progressive peut également survenir et causer le décès si les muscles respiratoires sont atteints.
Traitement : La demi-vie d’élimination du chlorhydrate de donépézil étant d’environ 70 heures aux doses recommandées, on doit s’attendre, en cas de surdosage, à ce qu’il soit nécessaire de mettre en œuvre une surveillance et un traitement prolongés des effets indésirables et toxiques. Comme dans tout cas de surdosage, on doit recourir aux mesures générales visant à assurer le maintien des fonctions vitales.
Les anticholinergiques tertiaires, comme l’atropine, peuvent servir d’antidote en cas de surdosage par le chlorhydrate de donépézil. On recommande d’administrer du sulfate d’atropine par voie intraveineuse en augmentant graduellement la dose jusqu’à obtention de l’effet recherché, en commençant par 1,0 à 2,0 mg IV, suivis d’injections subséquentes en fonction de la réponse du patient. Une réponse atypique de la tension artérielle et de la fréquence cardiaque a été signalée avec l’administration concomitante d’autres cholinomimétiques et d’anticholinergiques quaternaires comme le glycopyrrolate. On ignore si la dialyse (hémodialyse, dialyse péritonéale ou hémofiltration) permet d’éliminer le chlorhydrate de donépézil ou ses métabolites de l’organisme.
Divers signes de toxicité dose-dépendante ont été observés chez lez animaux, dont les suivants : diminution des mouvements spontanés, adoption du décubitus ventral, démarche titubante, larmoiement, convulsions cloniques, dépression respiratoire, salivation, myosis, fasciculations et baisse de la température superficielle du corps.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
TEVA-DONEPEZIL (chlorhydrate de donépézil) est un dérivé de la pipéridine qui inhibe l’acétylcholinestérase (AChE) de façon réversible.
La dégénérescence des neurones cholinergiques qui partent de la base du cerveau antérieur et gagnent le cortex cérébral et l’hippocampe est l’un des signes pathologiques constants de la maladie d’Alzheimer. On estime que la diminution de la fonction de ces neurones cholinergiques serait à l’origine de certaines des manifestations de la démence. On croit par ailleurs que le donépézil exerce ses effets thérapeutiques en augmentant la fonction cholinergique, effets qui résultent de l’augmentation de la concentration d’ACh due à l’inhibition de son hydrolyse par l’AChE.
Il n’existe aucun signe indiquant que le donépézil modifie l’évolution du processus dégénératif sous-jacent associé à la démence.
Pharmacocinétique
Absorption : Le donépézil est bien absorbé après administration par voie orale. En effet, sa biodisponibilité relative est de 100 % et les concentrations plasmatiques maximales (Cmax) sont atteintes en 3 à 4 heures. Dans l’intervalle des doses étudiées, soit entre 1 et 10 mg, la concentration plasmatique et l’aire sous la courbe de la concentration en fonction du temps (ASC) augmentent de façon dose-dépendante. La demi-vie d’élimination terminale du chlorhydrate de donépézil (t½) est d’environ 70 heures et sa clairance plasmatique apparente moyenne (Cl/F), de 0,13 L/h/kg. Après administration de doses multiples, le donépézil s’accumule dans le plasma, atteignant une concentration 4 à 7 fois plus élevée; l’état d’équilibre est atteint en l’espace de 15 jours. Le tableau V indique les concentrations (C) plasmatiques — minimale, maximale et à l’équilibre — ainsi que l’effet pharmacodynamique correspondant (E : taux d’inhibition de l’acétylcholinestérase dans la membrane érythrocytaire) du chlorhydrate de donépézil, observés chez des volontaires adultes de sexe masculin et de sexe féminin en bonne santé.
Tableau V — Concentrations plasmatiques et effet pharmacodynamique du chlorhydrate de donépézil à l’état d’équilibre (moyenne ± ÉT)
| Dose (mg/jour) | Cmin (ng/mL) | Cmax (ng/mL) | Céq1 (ng/mL) | Emin (%) | Emax (%) | Eéq2 (%) |
| 5 | 21,4 ± 3,8 | 34,1 ± 7,3 | 26,5 ± 3,9 | 62,2 ± 5,8 | 71,8 ± 4,3 | 65,3 ± 5,2 |
| 10 | 38,5 ± 8,6 | 60,5 ± 10,0 | 47,0 ± 8,2 | 74,7 ± 4,4 | 83,6 ± 1,9 | 77,8 ± 3,0 |
1 Céq : Concentration plasmatique à l’état d’équilibre.
2 Eéq : Taux d’inhibition de l’acétylcholinestérase dans la membrane érythrocytaire une fois atteint l’état d’équilibre.
Le taux d’inhibition de l’acétylcholinestérase membranaire des érythrocytes observé chez des patients atteints de la maladie d’Alzheimer ayant reçu 5 mg/jour ou 10 mg/jour lors des essais cliniques contrôlés s’est établi entre 40 % et 80 % et entre 60 % et 90 % respectivement.
Le tableau VI résume les paramètres pharmacocinétiques mesurés chez des volontaires adultes de sexe masculin et de sexe féminin en bonne santé ayant participé à un essai à doses multiples au cours duquel ils ont reçu chaque soir une dose de 5 ou de 10 mg de chlorhydrate de donépézil pendant un mois. Toutefois, afin d’éviter l’apparition d’effets cholinergiques aigus, les sujets que la répartition aléatoire avait placés dans le groupe de traitement à 10 mg/jour ont d’abord reçu une dose de 5 mg/jour pendant 7 jours avant de recevoir la dose quotidienne de 10 mg pendant les 3 semaines suivantes.
Tableau VI — Paramètres pharmacocinétiques du chlorhydrate de donépézil à l’état d’équilibre
(moyenne ± ÉT)
| Dose (mg/jour) | tmax (h) | ASC0-24 (ng•h/mL) | Clt/F (L/h/kg) | V2/F (L/kg) | t½ (h) |
| 5 | 3,0 ± 1,4 | 634,8 ± 92,2 | 0,110 ± 0,02 | 11,8 ± 1,7 | 72,7 ± 10,6 |
| 10 | 3,9 ± 1,0 | 1127,8 ± 195,9 | 0,110 ± 0,02 | 11,6 ± 1,9 | 73,5 ± 11,8 |
tmax : Temps d’obtention de la concentration plasmatique maximale.
ASC0-24 : Aire sous la courbe de la concentration plasmatique en fonction du temps sur une période de 24 heures à partir de t = 0 h.
Clt/F : Clairance plasmatique moyenne apparente.
V2/F : Volume de distribution apparent.
t½ : Demi-vie d’élimination.
Ni les aliments ni le moment de l’administration du médicament (matin ou soir) n’ont d’incidence sur la vitesse et le taux d’absorption du chlorhydrate de donépézil.
On ignore quel effet l’achlorhydrie peut avoir sur l’absorption du chlorhydrate de donépézil.
Distribution : Lorsque les concentrations de chlorhydrate de donépézil se situent entre 2 et 1000 ng/mL, la liaison du médicament aux protéines plasmatiques s’élève à environ 96 %, les albumines étant occupées à environ 75 % et la glycoprotéine α1-acide à environ 21 %.
Métabolisme et excrétion : Le chlorhydrate de donépézil est largement métabolisé, mais il est également excrété sous forme inchangée dans l’urine. Apparemment non saturable, la biotransformation du chlorhydrate de donépézil se fait lentement et se solde par la formation de quatre métabolites principaux, dont deux sont actifs, et de plusieurs métabolites secondaires qui n’ont pas encore été tous identifiés. Le donépézil est métabolisé par les isoenzymes 2D6 et 3A4 du cytochrome P450 et subit une glucuronoconjugaison. Après administration d’une dose unique de 5 mg de chlorhydrate de donépézil marqué au 14C, la radioactivité plasmatique, exprimée en pourcentage de la dose administrée, provenait à 53 % du chlorhydrate de donépézil inchangé et à 11 % du 6-O-desméthyldonépézil, métabolite qui inhiberait l’AChE dans la même proportion que le donépézil in vitro et dont la concentration plasmatique équivaut à environ 20 % de celle du donépézil. Environ 57 % de la dose radioactive administrée a été récupérée dans l’urine sur une période de 10 jours, et 15 % dans les fèces (récupération totale de 72 %). Environ 28 % du donépézil marqué n’a pas été récupéré; environ 17 % de la dose de donépézil récupérée dans l’urine n’avait pas été métabolisée.
Populations et états particuliers
Âge et sexe : Aucune étude pharmacocinétique formelle n’a évalué si les paramètres pharmacocinétiques du donépézil varient en fonction de l’âge et du sexe, mais les concentrations plasmatiques moyennes du donépézil mesurées au cours de la surveillance du traitement chez des hommes et des femmes âgés atteints de la maladie d’Alzheimer sont comparables à celles observées chez de jeunes volontaires sains.
Race : Aucune étude pharmacocinétique particulière n’a été menée pour évaluer les effets de la race sur le devenir du donépézil, mais une analyse rétrospective de la pharmacocinétique indique que le sexe et la race (Japonais et Blancs) n’ont pas d’effet sur la clairance du donépézil.
Insuffisance hépatique : Dans une étude menée chez 10 patients souffrant de cirrhose alcoolique stable, la clairance du donépézil s’est révélée inférieure de 20 % à celle observée chez 10 sujets en bonne santé appariés selon leur âge et leur sexe.
Insuffisance rénale : La clairance du donépézil, observée lors d’une étude chez 4 patients atteints d’insuffisance rénale modérée ou avancée (ClCr < 22 mL/min/1,73 m2), ne différait pas de celle observée chez 4 sujets en bonne santé appariés selon leur âge et leur sexe.
CONSERVATION ET STABILITÉ
Les comprimés TEVA-DONEPEZIL doivent être conservés à température contrôlée (15 ºC à 25 ºC), à l’abri de l’humidité.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Comprimés TEVA-DONEPEZIL
TEVA-DONEPEZIL (chlorhydrate de donépézil) à 5 mg : Comprimés pelliculés biconvexes ronds de couleur blanche portant les inscriptions « rph » d’un côté et « D82 » de l’autre.
TEVA-DONEPEZIL (chlorhydrate de donépézil) à 10 mg : Comprimés pelliculés biconvexes ronds de couleur jaune portant les inscriptions « rph » d’un côté et « D81 » de l’autre.
Les comprimés de 5 mg et de 10 mg contiennent respectivement 5,00 mg et 10,0 mg de chlorhydrate de donépézil, soit l’équivalent de 4,56 mg et 9,12 mg de donépézil libre respectivement. Les ingrédients inactifs sont les suivants : amidon prégélifié, cellulose microcristalline, lactose monohydraté, stéarate de magnésium. La pellicule d’enrobage contient les ingrédients suivants : dioxyde de titane, hypromellose, polyéthylèneglycol et talc.
Les comprimés à 10 mg contiennent également de l’oxyde de fer jaune comme colorant.
TEVA-DONEPEZIL est offert en flacons de 30, de 100 et de 500 comprimés, ainsi qu’en plaquettes thermoformées de 28 comprimés (2 bandelettes de 14 comprimés chacune).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Chlorhydrate de donépézil
Dénomination systématique : Chlorhydrate de 2,3-dihydro-5,6-diméthoxy-2-[(1-
(phénylméthyl)-4-pipéridinyl)méthyl]-1H-inden-1-one
Formule et masse moléculaires : C24H29NO3 • HCl ; 415,95 g/mol
Formule développée :
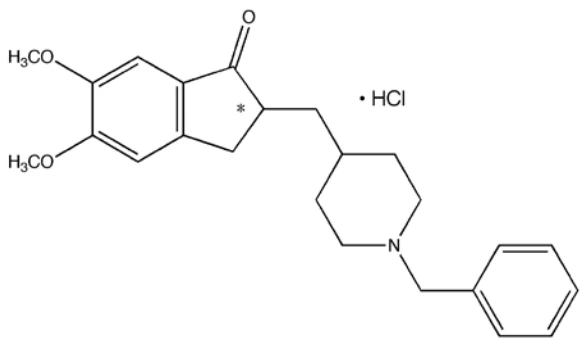
Le chlorhydrate de donépézil est un mélange racémique connu sous le nom de E2020.
Propriétés physico-chimiques : Le chlorhydrate de donépézil se présente sous forme de poudre de couleur blanc cassé à crème.
Solubilité : Le chlorhydrate de donépézil est soluble dans le
dichlorométhane et le chloroforme et il se dissout légèrement dans l’eau, le méthanol et l’acide acétique.
ESSAIS CLINIQUES
Étude de biodisponibilité comparative
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de chlorhydrate de donépézil à 5 mg — TEVA-DONEPEZIL et Aricept® —, mesurés dans le cadre d’une étude de bioéquivalence croisée comprenant deux traitements, au cours de laquelle 24 sujets à jeun de sexe masculin et de sexe féminin répartis aléatoirement ont reçu à l’insu une dose unique de 5 mg sous forme de comprimé.
Chlorhydrate de donépézil (1 × 5 mg) D’après les données mesurées non corrigées en fonction de la puissance Moyenne géométrique des moindres carrés Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit évalué TEVA-DONEPEZIL Comprimé de 5 mg | Produit de référence AriceptMD† Comprimé de 5 mg | Rapport des moyennes géométriques (moindres carrés) % | IC90 % |
ASC0-72 (ng•h/mL) | 167,18 172,63 (30,71) | 164,89 168,62 (24,15) | 101,39 | 98,70 – 104,15 |
Cmax (ng/mL) | 5,75 6,06 (36,19) | 5,76 6,09 (35,42) | 99,86 | 93,80 – 106,32 |
tmax§ (h) | 3,00 (1,50 – 6,08) | 2,50 (1,50 – 12,0) | ||
† Fabricant : Pfizer Canada inc.; Pays d’achat : Canada.
§ Exprimé sous forme de médiane (intervalle) uniquement.
Veuillez prendre note qu’en raison de la longue demi-vie terminale du donépézil, l’ASC∞ et la t1/2 n’ont pas été mesurées.
Le chlorhydrate de donépézil a été étudié dans trois essais de phase III menés chez des patients souffrant de maladie d’Alzheimer légère ou modérée, dans un essai de phase IIIb mené chez des patients présentant une atteinte modérée ou avancée, dans trois essais de phase III menés chez des patients dont le stade était avancé et enfin dans trois essais de phase III menés chez des patients atteints de démence vasculaire légère ou modérée.
Maladie d’Alzheimer légère ou modérée
Essais de 24 semaines menés chez des patients atteints de maladie d’Alzheimer légère ou modérée
Deux études de 24 semaines menées chez des patients atteints de maladie d’Alzheimer légère ou modérée (diagnostiquée d’après les critères du DSM III-R et du NINCDS ainsi que d’après les scores obtenus au mini-examen de l’état mental [MMSE] [≥ 10 et ≤ 26] et à l’échelle CDR d’évaluation de la démence [1 ou 2]) ont fourni des données sur l’efficacité et l’innocuité du chlorhydrate de donépézil chez des patients atteints de la maladie d’Alzheimer. Les patients de ces études étaient âgés de 50 à 94 ans, pour une moyenne de 73 ans. Environ 60 % étaient de sexe féminin et 40 % de sexe masculin. La distribution des participants en fonction de la race s’établissait comme suit : Blancs : 97 %; Noirs : 2 %; autre race : 1 %.
Les principaux critères d’efficacité du traitement par le chlorhydrate de donépézil ont été évalués au moyen d’une double stratégie d’évaluation. La capacité du chlorhydrate de donépézil à améliorer les fonctions cognitives a été mesurée à l’aide de l’échelle ADAS-cog (Alzheimer’s Disease Assessment Scale), un outil psychométrique d’usage courant comportant de nombreux éléments, qui a fait l’objet d’une validation exhaustive et qui permet d’évaluer certains aspects des fonctions cognitives affectées par la maladie. La capacité du chlorhydrate de donépézil à exercer un effet global a été mesurée au moyen de l’entrevue semi-dirigée CIBIC-Plus (Clinician’s Interview-Based Impression of Change – impression du praticien quant à l’évolution de l’état du patient, à partir de l’interrogatoire de celui-ci et de l’information fournie par l’aidant). Cette entrevue permet d’évaluer quatre composantes principales de la capacité fonctionnelle : l’aspect général, les facultés cognitives, le comportement et les activités de la vie quotidienne. Parmi les méthodes utilisées pour évaluer les critères secondaires d’efficacité figuraient l’échelle CDR-SB (Clinical Dementia Rating – Sum of the Boxes) et le questionnaire IDDD (Interview for Deterioration in Daily Functioning in Dementia). À l’échelle CDR-SB, les scores obtenus dans 6 domaines (cases) sont additionnés, ce qui fournit une mesure clinique globale de la capacité fonctionnelle. L’information permettant d’évaluer chacun des domaines est recueillie lors d’un interrogatoire clinique semi-dirigé du patient et d’un aidant. Le questionnaire IDDD permet d’évaluer les activités de la vie quotidienne : soins personnels (habillage, etc.) et tâches complexes (retrouver des objets, etc.).
Les sections ci-après résument les résultats obtenus lors de deux essais cliniques d’une durée de 24 semaines et présentent les deux critères principaux ainsi que le critère secondaire, obtenus à partir de l’analyse en intention de traitement (AIT) (analyse de tous les sujets répartis aléatoirement, qu’ils aient ou non terminé l’étude). Dans le cas de ceux qui n’ont pas terminé l’étude, la dernière observation alors qu’ils étaient encore en traitement a été reportée en aval pour l’évaluation finale (semaine 24 – RADO [report en aval de la dernière observation]).
Afin de réduire le risque d’effets cholinergiques chez les patients devant recevoir la dose de 10 mg/jour, on leur a d’abord administré une dose de 5 mg/jour pendant une semaine dans chacun des essais cliniques contrôlés.
Étude 302 : Étude de 24 semaines
Dans cette étude de phase III, 473 patients ont été répartis aléatoirement dans trois groupes, le premier devant recevoir une dose quotidienne unique d’un placebo et les deux autres, respectivement 5 et 10 mg/jour de chlorhydrate de donépézil, pendant un traitement à double insu de 24 semaines, traitement suivi d’une période de 6 semaines de sevrage médicamenteux à simple insu avec le placebo. Par rapport au score initial et à ceux obtenus par les patients sous placebo, une amélioration statistiquement significative des scores à l’échelle ADAS-cog a été observée chez les patients ayant reçu le chlorhydrate de donépézil. Toujours par comparaison avec les patients sous placebo, la différence moyenne quant à la variation du score ADAS-cog au bout de la 24e semaine chez les patients ayant reçu 5 ou 10 mg/jour de chlorhydrate de donépézil s’établissait à -2,5 ± 0,63 (p < 0,0001) et à -2,87 ± 0,63 (p < 0,0001) unités respectivement (moyenne ± écart type). Durant les 24 semaines de traitement, l’état des patients s’était amélioré ou du moins n’avait pas semblé se détériorer (score ≥ 0) chez 80 % et 81 % de ceux ayant reçu la dose de 5 mg et de 10 mg respectivement, comparativement à 58 % chez les patients ayant reçu le placebo. Un score de ≥ 4 points à l’échelle ADAS-cog a été observé chez 38 % (5 mg) et 54 % (10 mg) des patients sous chlorhydrate de donépézil, comparativement à 27 % chez les patients sous placebo. Une amélioration de ≥ 7 points a été constatée chez 15 % (5 mg) et 25 % (10 mg) des patients sous chlorhydrate de donépézil, comparativement à 8 % chez les patients sous placebo. À la 24e semaine (RADO), la différence moyenne entre les scores à l’entrevue CIBIC-Plus des patients du groupe sous chlorhydrate de donépézil et ceux des patients sous placebo s’établissait à 0,37 ± 0,12 unité (p < 0,0047) pour la dose de 5 mg/jour et à 0,47 ± 0,11 unité (p < 0,0001) pour la dose de 10 mg/jour. La figure 1 présente un histogramme de la distribution statistique des scores à l’échelle CIBIC-Plus à la 24e semaine (RADO) de traitement chez chacun des trois groupes de traitement.
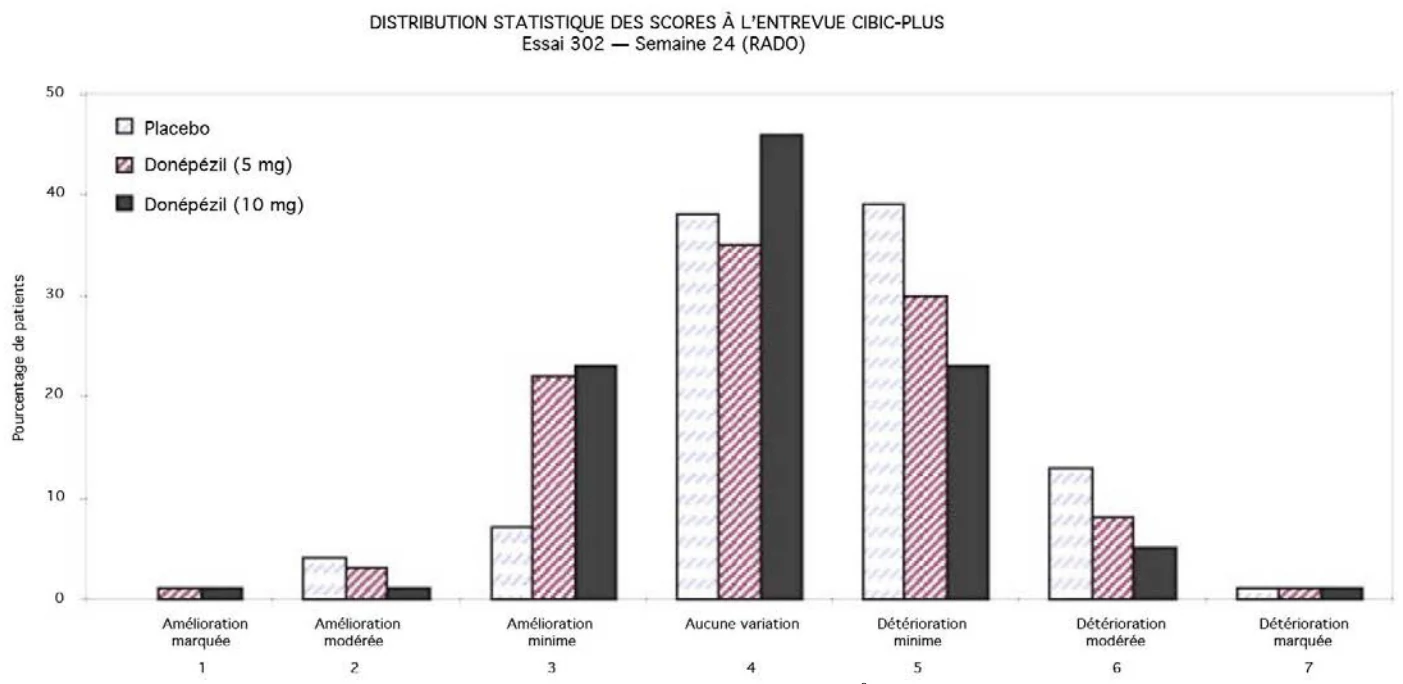
Figure 1. Distribution statistique des scores à l’entrevue CIBIC-Plus à la 24e semaine (RADO), pour chacun des groupes de traitement.
Une différence statistiquement significative a également été observée à la 24e semaine (RADO) entre les scores obtenus à l’échelle CDR-SB — un paramètre d’efficacité secondaire — chez les patients sous placebo et ceux observés chez les patients des deux groupes de traitement (différence moyenne par rapport au placebo : 5 mg : 0,59 ± 0,17 [p = 0,0008]; 10 mg : 0,59 ± 0,17 [p = 0,0007]).
Étude 304 : Étude de 24 semaines
Dans cette étude multinationale de phase III, 818 patients ont été répartis aléatoirement dans trois groupes, le premier devant recevoir un placebo et les deux autres, respectivement 5 et 10 mg/jour de chlorhydrate de donépézil, pendant une durée de 24 semaines, traitement suivi d’une période de 6 semaines de sevrage médicamenteux à simple insu avec le placebo. À la 24e semaine (RADO), la différence moyenne entre les scores observés à l’échelle ADAS-cog chez les patients sous chlorhydrate de donépézil et ceux observés chez les patients sous placebo s’établissait à -1,55 ± 0,48 (p = 0,0021) pour la dose de 5 mg/jour et à -3,01 ± 0,49 (p < 0,0001) pour la dose de 10 mg/jour (moyenne ± écart type). Une différence moyenne statistiquement significative a été observée à la 24e semaine (RADO) lors de l’entrevue CIBIC-Plus entre les scores des patients sous placebo et ceux des deux groupes de traitement par le chlorhydrate de donépézil, laquelle se chiffrait à 0,27 ± 0,09 (p = 0,0072) pour la dose de 5 mg/jour et à 0,39 ± 0,10 (p = 0,0002) pour la dose de 10 mg/jour. La figure 2 présente un histogramme de la distribution statistique des scores à l’échelle CIBIC-Plus à la 24e semaine (RADO) de traitement chez chacun des trois groupes de traitement.
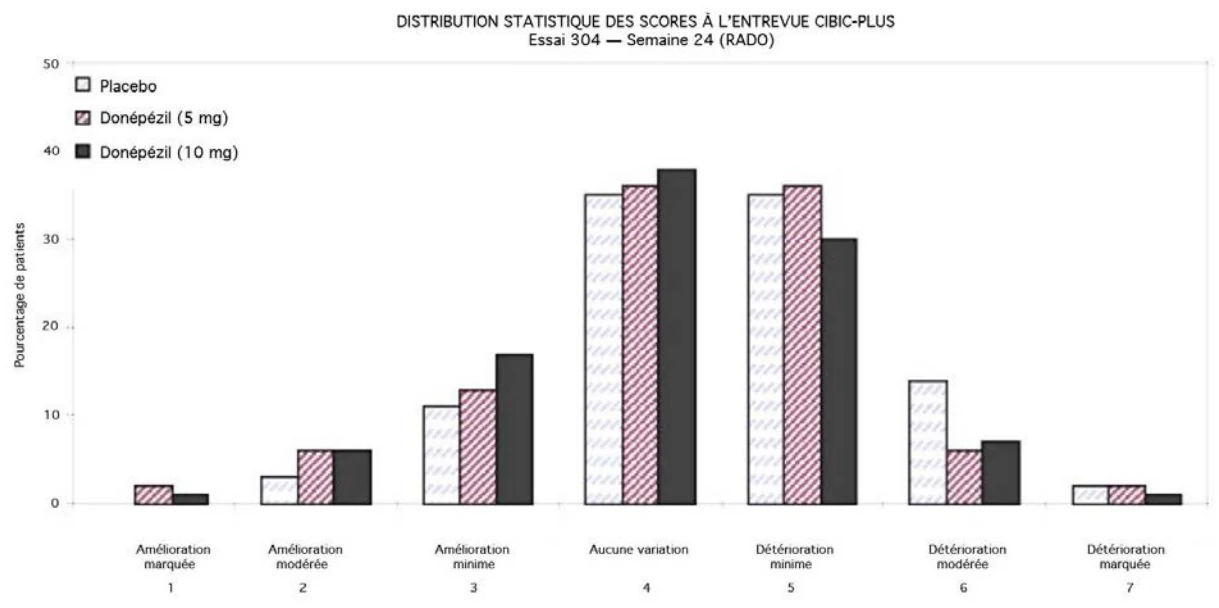
Figure 2. Distribution statistique des scores à l’entrevue CIBIC-Plus à la 24e semaine (RADO), pour chacun des groupes de traitement.
En ce qui a trait aux paramètres d’efficacité secondaires, une différence statistiquement significative a été observée à la 24e semaine (RADO) de traitement entre les patients du groupe sous placebo et ceux des deux groupes de traitement actif pour ce qui est des scores à l’échelle CDR-SB (différence moyenne par rapport au placebo : 5 mg = 0,32 ± 0,14 [p < 0,0033]; 10 mg = 0,42 ± 0,14 [p < 0,0344]), et dans le groupe recevant 10 mg en ce qui concerne l’évaluation des tâches complexes du questionnaire IDDD (différence moyenne par rapport au placebo : 2,15 ± 0,89 [p = 0,0072]).
Après 6 semaines de congé thérapeutique avec le placebo, les scores à l’échelle ADAS-cog et au questionnaire CIBIC-Plus obtenus par les patients des deux groupes sous chlorhydrate de donépézil étaient en tout point semblables à ceux des patients qui n’avaient reçu qu’un placebo pendant 30 semaines. Cette observation suggère donc que les effets bénéfiques du chlorhydrate de donépézil disparaissent dans les 6 semaines suivant l’arrêt du traitement et qu’il s’agit bien là de bienfaits symptomatiques. Aucun signe d’effet rebond n’a été observé durant les 6 semaines ayant suivi l’arrêt brusque du traitement, ce qui cadre avec la pharmacocinétique du chlorhydrate de donépézil (demi-vie d’environ 70 heures), incompatible avec une chute rapide des concentrations plasmatiques.
Dans l’ensemble, les résultats de ces essais cliniques contrôlés montrent que les effets bénéfiques du chlorhydrate de donépézil sur les symptômes, par rapport à ceux du placebo, sont plus apparents après 12 semaines de traitement continu et qu’ils disparaissent en l’espace de 6 semaines après l’arrêt du traitement.
Essai de 54 semaines mené chez des patients atteints de maladie d’Alzheimer légère ou modérée
Temps écoulé avant la survenue d’une détérioration cliniquement manifeste de la capacité fonctionnelle
Une étude multicentrique contrôlée par placebo d’une durée de 1 an a été menée à double insu chez 432 patients atteints de maladie d’Alzheimer légère ou modérée, afin d’évaluer le temps écoulé avant qu’une détérioration cliniquement manifeste de la capacité fonctionnelle ne survienne.
Les patients ont été répartis aléatoirement dans deux groupes, l’un (n = 214) devant recevoir une dose quotidienne unique de chlorhydrate de donépézil pendant 54 semaines, l’autre (n = 217), un placebo. Au début, les patients ont reçu 5 mg/jour pendant 4 semaines, après quoi la dose a été portée à 10 mg/jour. Les patients avaient entre 49 et 94 ans, leur âge moyen étant de 75 ans; 74 % d’entre eux avaient toutefois plus de 70 ans. Environ 95 % des patients des deux groupes de traitement prenaient au moins un autre médicament en concomitance pendant l’étude.
L’évaluation de la capacité fonctionnelle a été effectuée grâce à deux outils, soit l’échelle ADFACS (Alzheimer’s Disease Functional Assessment and Change Scale) et l’échelle CDR (Clinical Dementia Rating). La première sert à évaluer la capacité d’exécution des activités de base de la vie quotidienne (AVQ), comme se vêtir, ainsi que la capacité à accomplir des activités utilitaires de la vie quotidienne (AUVQ), comme se servir du téléphone. L’échelle CDR sert quant à elle à évaluer les fonctions cognitives et les AVQ. Les patients ont été évalués toutes les 6 semaines et si, par rapport aux conditions initiales, l’un des 3 critères suivants était observé, ils étaient alors exclus de l’étude : 1) détérioration de la capacité à réaliser ≥ 1 AVQ; 2) détérioration de la capacité à réaliser ≥ 20 % des AUVQ; 3) détérioration du score à l’échelle CDR. Le principal critère d’évaluation était le laps de temps médian écoulé avant la survenue d’une détérioration cliniquement manifeste de la capacité fonctionnelle pour chaque groupe (par la méthode d’estimation de survie Kaplan-Meyer). Le critère prévoyait un seuil minimum pour exclure un sujet de l’étude, la décision finale reposant sur le jugement clinique.
La proportion de patients retirés de l’étude a été significativement plus élevée (56 %) dans le groupe sous placebo que dans le groupe sous chlorhydrate de donépézil (41 %). Le temps médian avant la survenue d’une détérioration fonctionnelle a été significativement plus long dans le groupe sous chlorhydrate de donépézil (357 jours) que dans le groupe sous placebo (208 jours).
La figure 3 illustre la courbe de survie (temps écoulé avant l’apparition d’une détérioration cliniquement manifeste de la capacité fonctionnelle) pour les deux groupes de traitement. L’ordonnée représente la probabilité de « survivre » à la détérioration de la capacité fonctionnelle (autrement dit, la proportion de patients faisant toujours partie de l’essai à différents instants après l’amorce du traitement), tandis que l’abscisse correspond à la durée du traitement. D’après le test de Mantel-Haenzel et le test de Wilcoxon, l’écart entre les deux courbes est statistiquement significatif, si bien que la probabilité d’un déclin cliniquement manifeste des capacités fonctionnelles chez les patients recevant le chlorhydrate de donépézil équivaut à 62 % de celle qu’ont les patients sous placebo (risque relatif de 0,62).
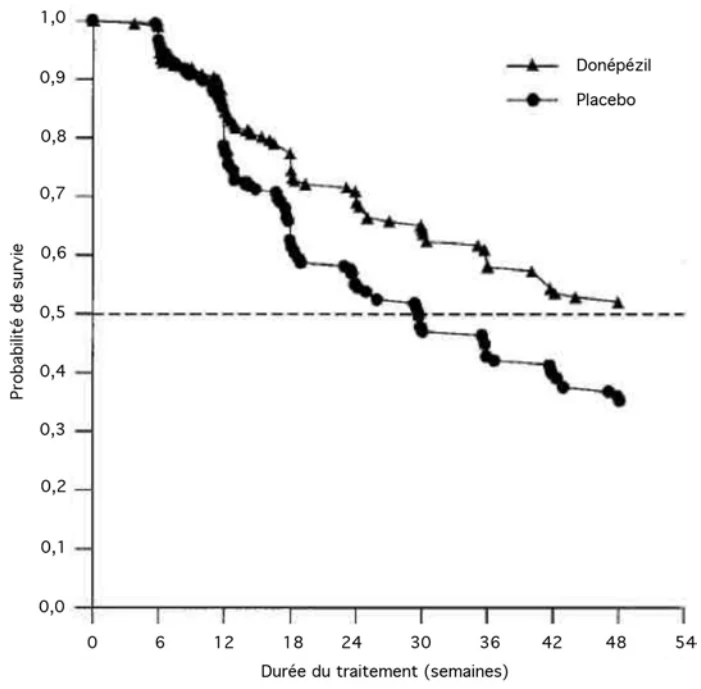
Figure 3. Courbe de survie (temps écoulé avant l’apparition d’une détérioration cliniquement manifeste de la capacité fonctionnelle) dans les deux groupes de traitement.
Étude 324 : Étude de phase IIIb d’une durée de 24 semaines, menée chez des patients atteints de maladie d’Alzheimer modérée ou avancée
D’une durée de 24 semaines, cette étude multicentrique à double insu et répartition aléatoire contrôlée par placebo a été menée chez 290 patients atteints de maladie d’Alzheimer modérée ou avancée (MMSE ≥ 5 et ≤ 17 et score ≤ 6 à l’échelle FAST – Functional Assessment Staging Tool) résidant chez eux ou dans un centre de soins intermédiaires. Parmi ces patients, 70 % avaient un score MMSE ≥ 10, mais ≤ 17, et 62 % avaient un score FAST de 4 à 5. Selon les définitions standard, le score MMSE se situe entre ≥ 10 et ≤ 19 dans les cas modérés et il est ≤ 9 dans les cas avancés. Quant au score FAST, il est < 6 pour les cas allant du vieillissement normal au stade modéré, tandis que dans les cas allant de modérés à avancés, il est ≥ 6.
Les patients ont été répartis aléatoirement (1:1) dans deux groupes devant recevoir une dose quotidienne unique soit d’un placebo, soit de chlorhydrate de donépézil pendant 24 semaines. Pendant les 4 premières semaines, les patients sous chlorhydrate de donépézil ont reçu 5 mg/jour, après quoi la dose pouvait être portée à 10 mg/jour, si le médecin le jugeait nécessaire.
Le principal paramètre de mesure de l’efficacité de cette étude était le score à l’échelle CIBIC-Plus après 24 semaines, permettant ainsi une évaluation clinique globale du changement. Une variation moyenne statistiquement significative des scores a été observée entre les patients sous chlorhydrate de donépézil et les patients sous placebo (0,538 ± 0,117; p < 0,00001) dans l’ensemble des patients (soit du stade modéré au stade avancé).
Maladie d’Alzheimer au stade avancé
Trois études à répartition aléatoire contrôlées par placebo d’une durée de 24 semaines/6 mois ont été menées chez 893 patients atteints de maladie d’Alzheimer avancée. Dans chacune des trois études (Études 1017, 231 et 315), les patients ont fait l’objet d’un diagnostic de maladie d’Alzheimer avancée reposant sur les critères du NINCDS-ADRDA et du DSM-IV. Leur score MMSE se situait entre 1 et 10 (Étude 1017) ou 1 et 12 (Études 315 et 231) et le score à l’échelle FAST (Functional Assessment Staging) allait de 5 à 7c (Étude 1017) ou était ≥ 6 (Études 231 et 315).
Mesure des résultats
Les principaux critères d’efficacité du traitement par le chlorhydrate de donépézil ont été établis au moyen d’une double stratégie d’évaluation des résultats (paramètres coprimaires d’évaluation de l’efficacité) reposant d’une part sur la mesure de la fonction cognitive dans chacun des trois essais, et d’autre part sur l’évaluation globale de l’évolution de l’état du patient par le clinicien (Études 315 et 231) ou sur l’évaluation des activités de la vie quotidienne, d’après les informations fournies par l’aidant (Étude 1017). Pour que les résultats de l’étude soient considérés comme favorables, il fallait obtenir une différence statistiquement significative révélant la supériorité du chlorhydrate de donépézil sur le placebo (p = 0,05) pour chacun des paramètres d’évaluation coprimaires. D’après ce critère, les études 1017 et 231 ont donné des résultats favorables et l’étude 315, des résultats défavorables.
La capacité du chlorhydrate de donépézil à améliorer les fonctions cognitives a été mesurée à l’aide de l’échelle SIB (Severe Impairment Battery). Comportant plusieurs questions, l’échelle SIB est un outil validé et fiable qui permet de déceler les variations de la fonction cognitive chez les patients atteints de démence modérée ou avancée. La SIB évalue certains aspects sélectifs de la fonction cognitive, entre autres des éléments associés à la mémoire, au langage, à l’orientation, à l’attention, à la praxie, aux habilités visuospatiales, à la construction et aux interactions sociales. Les scores de la SIB vont de 0 à 100, les plus faibles indiquant une atteinte cognitive plus grave.
Pour effectuer l’évaluation globale de l’évolution de l’état des patients associée au traitement par le chlorhydrate de donépézil, les cliniciens des études 315 et 231 ont eu recours à l’entrevue CIBIC-Plus (Clinician’s Interview-Based Impression of Change with Caregiver Input), qui permet d’évaluer quatre composantes principales de la capacité fonctionnelle, à savoir l’aspect général, les facultés cognitives, le comportement et les activités de la vie quotidienne.
Les activités de la vie quotidienne ont été évaluées au moyen de l’échelle ADCS-ADL-severe (Modified Alzheimer’s Disease Cooperative Study Activities of Daily Living Inventory for Severe Alzheimer’s Disease). L’échelle ADL mesure le niveau d’autonomie de chaque élément, allant du plus élevé à la perte complète. L’échelle ADCS-ADL-severe comporte 19 questions, y compris des évaluations de la capacité des patients à effectuer des activités fondamentales (manger, s’habiller, se laver), des activités complexes (utiliser le téléphone, se déplacer [ou voyager]) et d’autres activités de la vie quotidienne; elle a été validée pour l’évaluation des patients atteints de démence modérée ou avancée. Les scores de l’échelle ADCS-ADL-severe vont de 0 à 54, les moins élevés indiquant une atteinte plus grave de la capacité fonctionnelle.
Étude 1017 : Étude de 24 semaines menée chez des patients atteints de maladie d’Alzheimer au stade avancé
Cette étude à double insu et répartition aléatoire contrôlée par placebo d’une durée de 6 mois a été menée dans une résidence de soins infirmiers chez 248 patients atteints de maladie d’Alzheimer avancée.
Les patients ont été répartis aléatoirement dans deux groupes, l’un devant recevoir une dose quotidienne unique de chlorhydrate de donépézil, l’autre un placebo, pendant 24 semaines. Dans le cas des patients recevant le chlorhydrate de donépézil, le traitement a commencé à la dose de 5 mg/jour pendant les 4 premières semaines, après quoi la dose a été portée à 10 mg/jour lorsque le médecin le jugeait nécessaire. Les patients avaient entre 59 et 99 ans, leur âge moyen étant de 84,9 ans. Environ 77,1 % d’entre eux étaient des femmes et 22,9 %, des hommes. La distribution des participants en fonction de la race s’établissait comme suit : Blancs : 99,5 %; race non spécifiée : 0,5 %.
Les paramètres d’évaluation coprimaires de cette étude étaient la variation entre les scores SIB et les scores à l’échelle ADCS-ADL-severe mesurés au début de l’étude et ceux observés au 6e mois. Les résultats présentés concernent l’analyse en intention de traitement (RADO).
À la fin de la période de traitement de 6 mois, 90,5 % des patients sous chlorhydrate de donépézil recevaient la dose de 10 mg.
La figure 4 illustre l’évolution de la variation du score SIB sur 6 mois par rapport à sa valeur au début de l’étude, dans les deux groupes de traitement. Après 6 mois (RADO), la différence moyenne entre la variation des scores SIB observée chez les patients sous chlorhydrate de donépézil et la variation observée chez les patients sous placebo se chiffrait à 5,7 unités. Le traitement par le chlorhydrate de donépézil était statistiquement supérieur au traitement par le placebo (p = 0,008).
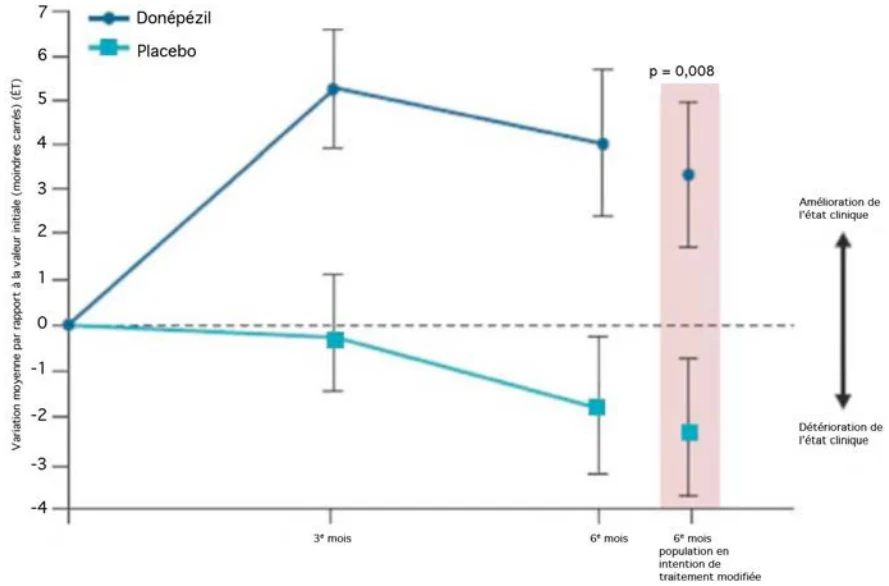
Figure 4. Évolution de la variation du score SIB entre le début de l’étude et la 24e semaine.
La figure 5 illustre, pour les patients dans les deux groupes de traitement, l’évolution de la variation des scores à l’échelle ADCS-ADL-severe depuis le début de l’étude jusqu’au 6e mois. Bien qu’on ait observé un déclin des activités de la vie quotidienne dans les deux groupes de traitement à la 24e semaine (RADO), la différence moyenne entre la variation des scores à l’échelle ADCS-ADL-severe observée chez les patients traités par le chlorhydrate de donépézil et celle observée chez les patients sous placebo a atteint 1,7 unité. Le traitement par le chlorhydrate de donépézil s’est avéré statistiquement supérieur au traitement par le placebo (p = 0,029).
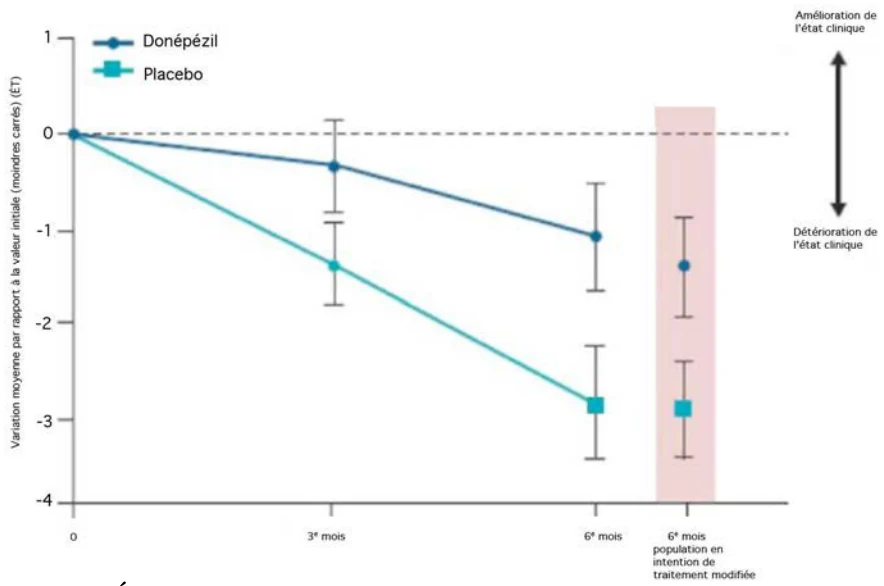
Figure 5. Évolution de la variation du score à l’échelle ADCS-ADL-severe entre le début de l’étude et la 24e semaine.
Étude 231 : Étude de 24 semaines menée chez des patients atteints de maladie d’Alzheimer avancée
D’une durée de 24 semaines, cette étude à double insu et répartition aléatoire contrôlée par placebo a été menée chez 302 sujets atteints de maladie d’Alzheimer avancée qui devaient être des patients ambulatoires ou des patients allant à l’hôpital par l’intermédiaire d’une maison de soins infirmiers. Ces patients ont été répartis aléatoirement dans trois groupes devant recevoir : un placebo, une dose faible de chlorhydrate de donépézil ou une dose élevée de chlorhydrate de donépézil. Les patients du groupe recevant la dose faible ont d’abord reçu une dose de 3 mg/jour pendant les 2 premières semaines, après quoi la dose a été portée à 5 mg/jour. Dans le groupe recevant la dose élevée, on a administré 3 mg/jour pendant les 2 premières semaines, puis 5 mg/jour pendant les 4 suivantes et, à partir de la 6e semaine, la dose a été portée à 10 mg/jour. Les patients, tous des Asiatiques, avaient de 53 à 98 ans, et leur âge moyen était de 78,2 ans.
Les paramètres d’évaluation coprimaires de cette étude étaient la variation entre les scores SIB et les scores à l’échelle CIBIC-Plus mesurés au début de l’étude et ceux observés la 24e semaine. Les résultats présentés concernent l’analyse en intention de traitement (RADO).
Après 12 semaines (RADO), la différence moyenne entre la variation des scores SIB observée chez les patients sous chlorhydrate de donépézil et la variation observée chez les patients sous placebo se chiffrait à 6,7 unités pour la dose de 5 mg et à 8,9 unités pour la dose de 10 mg. Le traitement par le chlorhydrate de donépézil était statistiquement supérieur au traitement par le placebo (p < 0,001).
À l’échelle CIBIC-Plus, le pourcentage de patients dont l’état s’est amélioré ou n’a pas changé a été plus élevé chez les patients traités par le chlorhydrate de donépézil que chez les patients sous placebo, tandis que le pourcentage de patients dont l’état s’est détérioré a été plus élevé chez les patients ayant reçu le placebo. La différence sur le plan de la distribution des scores était statistiquement significative dans le groupe recevant la dose de 10 mg (p = 0,003), mais non dans celui recevant la dose de 5 mg (p = 0,15).
Étude 315 : Étude de 24 semaines menée chez des patients atteints de maladie d’Alzheimer avancée
D’une durée de 24 semaines, cette étude à double insu et répartition aléatoire contrôlée par placebo a été menée chez 343 patients atteints de maladie d’Alzheimer avancée qui habitaient dans la collectivité ou dans une résidence pour personnes âgées ayant besoin d’assistance. Les patients que le hasard avait placés dans le groupe devant recevoir le chlorhydrate de donépézil ont d’abord reçu une dose de 5 mg/jour pendant les 6 premières semaines, après quoi la dose a été portée à 10 mg/jour, lorsque le médecin le jugeait nécessaire. Les patients avaient entre 58 et 97 ans, leur âge moyen étant de 78,0 ans. La distribution des participants en fonction de la race s’établissait comme suit : Blancs : 76,9 %; Noirs : 11,7 %; Hispaniques : 9,9 %; autres races : 1,5 %.
Les paramètres d’évaluation coprimaires de cette étude étaient la variation entre les scores SIB et les scores à l’échelle CIBIC-Plus mesurés au début de l’étude et ceux observés la 24e semaine. Les résultats présentés concernent l’analyse en intention de traitement (RADO).
À la fin de la période de traitement de 24 semaines, 86 % des patients sous chlorhydrate de donépézil recevaient la dose de 10 mg.
La différence moyenne en ce qui a trait aux scores SIB à la 24e semaine (RADO) (5,3 unités) indique que le traitement par le chlorhydrate de donépézil était statistiquement supérieur au traitement par le placebo (p = 0,0001).
À l’échelle CIBIC-Plus, la différence dans la distribution des scores était en faveur du chlorhydrate de donépézil (c.-à-d. que le pourcentage de patients dont l’état s’est amélioré ou n’a pas changé a été plus élevé chez les patients traités par le chlorhydrate de donépézil que chez les patients sous placebo, tandis que le pourcentage de patients dont l’état s’est détérioré a été plus élevé chez les patients ayant reçu le placebo), mais la différence n’était pas statistiquement significative.
PHARMACOLOGIE DÉTAILLÉE
ÉTUDES PRÉCLINIQUES
Chez l’animal
Les études de pharmacologie précliniques indiquent que le chlorhydrate de donépézil est un inhibiteur réversible de l’AChE in vitro, que sa sélectivité pour cette enzyme plutôt que pour la butyrylcholinestérase (BuChE) est dose-dépendante et qu’il entraîne in vivo une augmentation de la concentration cérébrale d’ACh. De plus, le chlorhydrate de donépézil entraîne une amélioration de la capacité à accomplir certaines tâches faisant appel à la faculté d’apprentissage et à la mémoire chez les rongeurs qui présentent un dysfonctionnement cholinergique d’origine médicamenteuse ou lésionnelle au niveau du système nerveux central.
TOXICOLOGIE
Toxicité aiguë chez la souris et le rat
| Administration aiguë par voie orale et par injection (bolus) chez la souris et le rat** | |||
| Voie d’administration | Espèce animale | Sexe | DL50 (mg/kg) |
| Orale | Souris | M | 45,2* |
| Orale | Souris | F | 48,1* |
| Orale | Rat | M | 36,9+ |
| Orale | Rat | F | 32,6+ |
| Bolus IV | Souris | M | 3,7* |
| Bolus IV | Souris | F | 4,8* |
| Bolus IV | Rat | M | 8,0+ |
| Bolus IV | Rat | F | 7,6+ |
Commentaires : L’administration de doses égales ou supérieures à 29,6 mg/kg par voie orale et supérieures à 3,5 mg/kg par voie i.v. a entraîné des décès chez la souris. Chez le rat, des décès ont été constatés aux doses de 28,9 mg/kg et de 7,7 mg/kg administrées respectivement par voies orale et i.v. Chez la souris, tous les décès se sont produits dans les 30 minutes qui ont suivi l’administration, orale ou intraveineuse. Chez le rat, la majorité des décès se sont produits dans les 2 heures suivant l’administration orale, sauf chez quelques animaux qui sont décédés au bout de 3 jours. La plupart des décès observés après l’administration i.v. se sont produits en moins de 30 minutes, sauf chez quelques rats qui sont décédés au bout d’une période allant jusqu’à 2 heures. Les signes de toxicité observés avant le décès des animaux des deux espèces ont été les suivants : réduction des mouvements spontanés, décubitus ventral, démarche chancelante, larmoiement (parfois rouge chez le rat), convulsions cloniques, dépression respiratoire et salivation. Les signes de toxicité n’ayant été observés que chez les rats étaient les suivants : tremblements, myosis et baisse de la température superficielle du corps. Ces signes ont également été observés chez les survivants ayant reçu les doses les plus élevées et, à l’exception des convulsions cloniques chez les rats, ils ont aussi été observés chez certains des animaux ayant reçu les doses plus faibles, mais à une fréquence et à un degré d’intensité plus faibles. Chez les souris qui ont survécu au traitement, tous les signes visibles de toxicité ont disparu dans les 24 heures suivant l’administration de la dose. Chez les rats survivants, les signes ont disparu dans les 5 jours suivant l’administration orale, tandis qu’après l’administration i.v., il n’a généralement fallu que 24 heures ou moins. Toutefois, chez quelques rats ayant survécu aux plus fortes doses, les signes ont persisté pendant jusqu’à 3 jours.
Une réduction brève, mais significative, du poids corporel a été observée chez les souris quelques jours après l’administration de 44,4 mg/kg et de 4,6 mg/kg par voies orale et i.v. respectivement. Dans le cas des rats, un amaigrissement a été observé chez tous les animaux ayant reçu le traitement oral ainsi que chez certains des groupes ayant reçu des doses ≥ 5,9 mg/kg i.v. Chez les deux espèces, variation de poids et variation de la consommation alimentaire avaient tendance à se chevaucher.
À l’autopsie, des pétéchies ont été observées dans les poumons de tous les animaux morts, qu’ils aient reçu le médicament par la voie orale ou la voie i.v. Ces décès peuvent être expliqués par l’hypoxie causée par la paralysie respiratoire. Des pétéchies ont également été observées dans la muqueuse glandulaire de l’estomac d’une souris morte après avoir reçu 150 mg/kg par voie orale, ainsi que chez des rats traités par voie orale. Hormis ces pétéchies dans l’estomac, toutes les anomalies observées cadraient avec les effets connus des inhibiteurs de la cholinestérase. Aucune altération pathologique n’a été observée lors de l’autopsie des animaux sacrifiés à la fin de la période d’observation.
Toxicité subaiguë chez la souris
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée (semaines) | Observations |
| Administration alimentaire pendant 2 semaines | |||||
| Crj:CD-1 | Orale (dans les aliments) | 0 90 180 360 | 10/sexe | 2 | L’administration du E2020, à raison de 90 et de 180 mg/kg, n’a pas affecté la survie. Tous les animaux ayant reçu 360 mg/kg sont décédés avant la date prévue du sacrifice, soit : 2 mâles et 3 femelles durant la 1re semaine; tous les autres sont morts durant la 2e semaine. Des fasciculations ont été le seul signe observé avant le décès. L’administration du E2020 a entraîné un amaigrissement dose-dépendant et statistiquement significatif à toutes les doses. Le 13e jour, dans les groupes à 90 et à 180 mg/kg, le poids moyen des mâles était inférieur de respectivement 8 % et 31 % à celui des témoins, et celui des femelles, de 4 % et 22 % respectivement. Durant la 2e semaine, la consommation alimentaire moyenne des mâles recevant 90 ou 180 mg/kg a été inférieure de 6 % et 37 % respectivement à celle des témoins, et celle des femelles, de 7 % et 39 %. L’amaigrissement a donc été causé tant par la diminution de la consommation d’aliments (laquelle pourrait être due à leur faible sapidité) que par la toxicité du E2020. Aucune anomalie associée au E2020 n’a été observée à l’autopsie. DSEO indéterminée DMEO : 90 mg/kg/jour |
| Administration alimentaire pendant 13 semaines – Étude toxicocinétique chez la souris | |||||
| Crl:CD-1 (ICR) BR | Orale (dans les aliments) | 0 15 30 60 90 | Étude principale : 10/sexe Étude secondaire : 8/sexe (témoins) 36/sexe | 13 | L’administration du E2020 n’a pas affecté la survie. Toutes les anomalies décelées à l’examen quotidien hors cage ainsi qu’à l’examen physique hebdomadaire par observation de l’animal en cage, de même que les observations macroscopiques à l’autopsie étaient fortuites et sans lien avec le E2020. Une hausse statistiquement significative et dose-dépendante du poids relatif (glandes/corps et glandes/cerveau) et absolu des surrénales a été observée chez les mâles ayant reçu 60 ou 90 mg/kg. Cependant, on |
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée (semaines) | Observations |
n’a décelé aucune cause visible au microscope pour expliquer cette hausse. L’analyse statistique a révélé, par rapport à celui des témoins, une baisse notable du poids corporel absolu moyen des mâles ayant reçu 30 mg/kg les 4e et 5e semaines; 60 mg/kg les 2e, 4e et 5e semaines; 90 mg/kg de la 2e à la 4e semaine et enfin, chez les femelles ayant reçu 90 mg/kg les 2e et 4e semaines. Cependant, de la 6e à la 13e semaine, le poids moyen des animaux ayant reçu le E2020 ne s’est pas révélé statistiquement différent de celui des animaux témoins. DSEO > 30 mg/kg/jour DMT > 90 mg/kg/jour | |||||
| Étude de 13 semaines chez le rat | |||||
| Rats Sprague-Dawley | Orale (gavage) | 0 10 20 0,3 1 3 | 20/sexe 12/sexe | 13 | À la fin des 13 semaines, 8 rats sur 20 par sexe du groupe témoin et des groupes à 10 et à 20 mg/kg ont été gardés en observation sans traitement durant 5 semaines additionnelles, afin d’évaluer la récupération. Un mâle et 3 femelles du groupe à 20 mg/kg et 4 femelles du groupe à 10 mg/kg sont décédés entre le 29e et le 89e jour. Les animaux sont morts immédiatement après l’administration, sauf un, qui est mort 20 minutes plus tard. Les signes périphériques de stimulation cholinergique ont été notés chez les animaux recevant 3 mg/kg ou plus. À 3 mg/kg, des fasciculations ont été observées à diverses reprises chez 3 rats durant les 8 premiers jours, et un myosis a été remarqué chez 2 animaux. Ces signes ont disparu dans les 24 heures suivant l’administration. Plus aucun signe périphérique ne subsistait dans ce groupe après le 8e jour, ce qui indique une adaptation aux effets du médicament. Fasciculations, diminution de l’activité, myosis, salivation et larmoiement ont été observés chez les animaux des groupes à 10 et à 20 mg/kg. À l’exception de la salivation dans le groupe à 20 mg/kg, tous ces signes ont disparu en moins de 24 heures. Dans le groupe à 10 mg/kg, la fréquence du myosis et des fasciculations a diminué avec la |
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée (semaines) | Observations |
poursuite du traitement, alors que la salivation a été plus marquée au cours de la dernière moitié du traitement. Les cas de diminution de l’activité ont été sporadiques. Aucun symptôme périphérique n’a été observé durant la phase de récupération. Une suppression dose-dépendante du gain pondéral a été notée chez les animaux recevant 10 ou 20 mg/kg. Durant la phase de récupération, le gain pondéral a été plus élevé chez les animaux traités que chez les témoins. La concentration en sodium des urines recueillies de la 4e heure à la 23e après l’administration était plus faible chez les mâles de tous les groupes posologiques. La teneur en potassium et en chlorure était également plus faible chez les mâles recevant 10 mg/kg. L’excrétion du sodium, du potassium et du chlorure était légèrement plus faible chez les femelles recevant 10 ou 20 mg/kg. Aucun effet sur les électrolytes urinaires n’a été observé à la fin de la phase de récupération. Observations macroscopiques à l’autopsie : Œdème modéré de la muqueuse gastrique (partie antérieure de l’estomac) chez les mâles recevant 10 ou 20 mg/kg. Hausse de poids des glandes sous-maxillaires chez les 2 sexes des groupes à 10 et à 20 mg/kg. À la fin de la phase de récupération, cette hausse avait disparu. Observations histopathologiques : Hypertrophie du lobe infudibulo-tubéral de l’hypophyse chez 7 des 21 animaux du groupe à 20 mg/kg. Hypertrophie des cellules acineuses des glandes sous-maxillaires chez les animaux recevant 3 mg/kg ou plus. Hausse modérée de l’œdème de la sous-muqueuse gastrique (partie antérieure de l’estomac) chez les rats ayant reçu 10 ou 20 mg/kg. Aucune altération histopathologique n’a été observée dans l’hypophyse non plus que dans les glandes sous-maxillaires à la fin de la phase de récupération, mais un œdème modéré a été noté dans la partie antérieure de l’estomac chez 2 rats ayant reçu |
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée (semaines) | Observations |
10 mg/kg et chez 1 rat ayant reçu 20 mg/kg. DSEO : 1 mcg/kg/jour |
Toxicité subaiguë chez le chien
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée (semaines) | Observations |
| Étude de 13 semaines chez le beagle | |||||
| Beagle (8 mois) | Orale | 0 0,3 1 3 8 (réduite à 6 en raison d’un taux élevé de mortalité) | 3/sexe/groupe | 13 | Cinq décès ont été observés dans le groupe à 8 mg/kg. Un chien est mort 7 heures après la 1re dose et 4 autres (y compris 1 chien sacrifié in extremis) ont trépassé 3 à 24 heures après la 2e dose. Tous ces animaux ont présenté les signes suivants : salivation, fasciculations, tremblements et convulsions, qui sont apparus dans l’heure suivant l’administration, à l’exception des convulsions observées chez un chien 6 heures après l’administration. Des selles molles ou glaireuses ont été observées chez 3 chiens de ce groupe, et un myosis chez 1 chien. Parmi les animaux morts avant la date prévue du sacrifice, seul le chien achevé in extremis s’est prêté à l’analyse sanguine. Les résultats ont montré une hausse de la phosphatase alcaline, de la leucine-aminopeptidase, de la gamma-glutamyl-transpeptidase, de l’ALAT, de l’ASAT, de la CK, de la LDH, de la bilirubine totale et de l’azote uréique, ainsi qu’une baisse de la glycémie. La plupart de ces anomalies cadraient avec les lésions musculaires dues aux fasciculations, aux tremblements et aux convulsions. Aucune altération histopathologique n’a été observée dans le foie. Les seules altérations notables observées dans le rein ont été de légers dépôts calciques dans les papilles rénales et une légère nécrose de l’épithélium des tubes distaux. L’examen microscopique du cœur a révélé une hémorragie sous-endocardique et une dégénérescence des myofibrilles |
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée (semaines) | Observations |
dans la paroi ventriculaire gauche, dans le muscle papillaire et dans le septum. Ces altérations sont attribuables à l’hypoxie et à l’ischémie aiguës causées par la dépression respiratoire ou par la libération de catécholamines provoquée par les fasciculations, les tremblements et les convulsions. Les signes cliniques et les résultats d’analyse cadrent donc avec une inhibition excessive de l’acétylcholinestérase, à l’origine du décès des animaux. Tous les autres animaux sont restés en vie jusqu’à la fin de l’étude. Des signes périphériques tels que tremblements et fasciculations ont été observés aux doses de 3 mg/kg ou plus. Ces signes sont apparus peu après l’administration, puis ont disparu en l’espace de 24 heures. Ont également été observés des cas sporadiques de selles glaireuses parmi les chiens ayant reçu 3 mg/kg, ainsi qu’un myosis, par 3 fois, durant les 7 premiers jours chez un des chiens recevant 3 mg/kg. Dès la 3e semaine, la fréquence de ces signes avait grandement diminué, ce qui donne à penser que l’organisme s’adapte aux effets périphériques du chlorhydrate de donépézil. Le traitement n’a pas eu d’incidence sur le poids des animaux ou leur alimentation. Aucune anomalie attribuable au chlorhydrate de donépézil n’a été observée au cours des examens électrocardiographiques et ophtalmologiques, ainsi que dans les analyses du sang et de l’urine. Les enzymes qui métabolisent les médicaments n’ont pas été altérées non plus. Aucune anomalie macroscopique n’a été observée à l’autopsie, ni altération attribuable au chlorhydrate de donépézil au microscope. Contrairement aux animaux morts, les chiens ayant survécu aux deux premières doses de 8 mg/kg et ayant reçu par la suite 3 ou 6 mg/kg jusqu’à la fin de l’étude n’ont présenté aucune anomalie histopathologique importante du cœur. |
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée (semaines) | Observations |
| Exception faite de quelques anomalies biochimiques observées chez la seule femelle sacrifiée in extremis, toutes les anomalies observées cadraient avec les effets prévus d’un traitement par un inhibiteur de la cholinestérase. La dose orale de chlorhydrate de donépézil n’ayant produit aucun effet s’est élevée à 1 mg/kg/jour chez le chien. |
Toxicité à long terme chez le rat
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée (mois) | Observations |
| Étude de 12 mois chez le rat | |||||
| Rats Charles River CD7® | Orale (gavage) | 0 1,0 3,0 10 | 40/sexe | 12 | Mortalité : Vingt mâles et dix femelles sont décédés spontanément, ont été tués par accident ou ont été sacrifiés moribonds. Le fait que ces décès étaient répartis également entre les groupes indique que le médicament n’est pas en cause. Tous les groupes traités présentaient des cas de myosis. La fréquence de salivation était légèrement plus élevée chez les animaux recevant la plus forte dose (10 mg/kg) au cours des 30 premières semaines. Des cas de fasciculations ont été observés chez les femelles recevant la plus forte dose, mais cet effet avait disparu à la fin de la période d’administration de 12 mois. Une baisse de poids liée au traitement a été notée chez les animaux recevant la plus forte dose. En effet, à partir de la 7e semaine chez les mâles et de la 17e semaine chez les femelles, le poids moyen des animaux recevant la dose de 10 mg/kg était inférieur à celui des témoins. Après 53 semaines, la diminution du poids se chiffrait à 11 % chez les mâles et à 15 % chez les femelles. D’après cette observation, la dose non toxique de chlorhydrate de donépézil s’élevait dans cette étude à 3 mg/kg/jour. |
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée (mois) | Observations |
Analyse d’urine : Des effets occasionnels sur l’excrétion diurne des électrolytes ont été observés, mais après 6 et 12 mois, l’excrétion urinaire des électrolytes sur une période de 24 heures ne présentait aucune anomalie associée au médicament. Histopathologie : L’examen macroscopique post mortem n’a révélé aucune altération liée au traitement. Une augmentation statistiquement significative du poids des glandes salivaires a été observée après 6 et 12 mois chez les rats ayant reçu la plus forte dose; cependant, l’examen histopathologique n’a révélé aucune anomalie de ces glandes. Une différence entre les groupes traités et les témoins a été observée en ce qui a trait au poids absolu des organes et du corps et au ratio poids des organes/poids du corps, mais ces variations cadraient avec les variations du poids corporel et ne seraient donc pas attribuables à l’inhibition des cholinestérases. D’après la baisse marquée du poids corporel chez les animaux recevant la plus forte dose, la dose non toxique de chlorhydrate de donépézil administré par voie orale durant 12 mois s’élevait dans cette étude à 3,0 mg/kg/jour. |
Toxicité à long terme chez le chien
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux dose | Durée (mois) | Observations |
| Étude de 12 mois chez le beagle | |||||
| Beagles | Orale | 0 0,6 2,0 5,0 | 6/sexe/groupe | 6 (2/sexe) 12 (4/sexe) | Mortalité : Une femelle du groupe témoin est décédée le 11e jour de l’étude d’une cause non liée au traitement. Tous les autres animaux ont survécu jusqu’à la date prévue du sacrifice. De la salivation a été observée dans tous les groupes traités. Du larmoiement (plus fréquent chez les mâles), des tremblements et(ou) de l’hyperactivité (plus fréquents chez les femelles) ont été notés dans les groupes recevant les doses intermédiaire et élevée. |
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux dose | Durée (mois) | Observations |
Quelques cas d’hyperactivité ont également été observés, à l’occasion, dans le groupe ayant reçu la plus faible dose. Durant la 1re semaine, la consommation d’aliments des animaux recevant la plus forte dose a été statistiquement plus basse que celle des témoins. Aucun autre effet statistiquement significatif sur l’alimentation n’a été observé pendant le reste de l’étude, quel que soit le groupe considéré. La consommation d’eau des chiens recevant la plus forte dose a été plus basse que celle du groupe témoin lors de l’évaluation précédant l’épreuve ainsi que lors de toutes les mesures subséquentes. Chez les femelles, la différence entre la consommation d’eau observée chez celles recevant la plus forte dose et la consommation observée chez les témoins était comparable avant et pendant l’étude. Chez les mâles recevant la plus forte dose, la consommation d’eau pendant le traitement a été de 39 % à 46 % inférieure à celle du groupe témoin, et avant l’étude, de 21 %. Ces différences étaient statistiquement significatives à 3 et 6 mois, mais non à 9 et 12 mois. Ces résultats suggèrent qu’à la dose de 5,0 mg/kg/jour, le chlorhydrate de donépézil a un effet sur la consommation d’eau des chiens mâles. Analyse d’urine : Le volume des urines et l’excrétion des électrolytes chez les mâles ayant reçu les doses intermédiaire et élevée et chez les femelles ayant reçu la plus forte dose ont été inférieurs à ceux des témoins lors de la plupart des mesures, ce qui suggère que le chlorhydrate de donépézil a un effet sur le volume urinaire et l’excrétion des électrolytes. Histopathologie : Peu de paramètres hématologiques et biochimiques se sont avérés différer grandement entre les groupes traités et les témoins, c’est-à-dire au point de présenter une différence statistiquement significative. Les |
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux dose | Durée (mois) | Observations |
| différences observées n’étaient pas constantes, se situaient dans les limites de la normale, et enfin n’ont pas été attribuées à l’administration du chlorhydrate de donépézil. La dose non toxique de chlorhydrate de donépézil s’élevait dans cette étude à 5,0 mg/kg/jour. |
Études sur le pouvoir mutagène
| Étude | Organisme utilisé | Dose | Voie d’administration | Observations principales |
| Test de Ames Test de Ames modifié | Salmonella typhimurium, souches TA1535, TA1537, TA98 et TA100 E. coli WP2/uvrA | Jusqu’à 500 mcg/boîte > 500 mcg/boîte | in vitro in vitro | Aucun signe de pouvoir mutagène. Absence d’effet mutagène, mais inhibition de la prolifération de toutes les souches. |
Épreuve cytogénique du pouvoir clastogène Essai in vitro d’aberrations chromosomiques | Fibroblastes pulmonaires du hamster chinois, avec ou sans activation métabolique | Sans activation : 3,1
Avec activation : 11,3 – 270 mcg/mL | in vitro in vitro | Absence d’aberrations chromosomiques. Absence d’aberrations chromosomiques jusqu’à concurrence de 90 mcg/mL inclusivement. Augmentation dose-dépendante de la fréquence d’aberrations chromosomiques en présence de mélange S9 aux concentrations de 180 et 270 mcg/mL. La fréquence d’aberrations chromosomiques a augmenté en l’absence de S9 à la concentration de 180 mcg/mL; à 270 mcg/mL, la toxicité cellulaire a empêché toute évaluation, ce qui indique que le mélange S9 a un effet protecteur sur les cellules. |
Test des micronoyaux | Souris (Crj :CD-1 ICR) | 2,5 mg/kg 5,0 mg/kg 10 mg/kg dose unique ou doses multiples (4 jours) (d’après une étude dans laquelle les doses de | Orale (gavage) | Absence de signe de pouvoir clastogène dans ce modèle in vivo. Le nombre de cellules comportant des micronoyaux observé dans les |
| 20 ou 40 mg/kg ont été mortelles) | groupes à dose unique et les groupes à doses répétées ne présentait pas de différence statistiquement significative avec celui observé chez les témoins. |
Études sur le pouvoir carcinogène
Des études sur le pouvoir carcinogène du donépézil ont été effectuées chez des souris et des rats, au cours desquelles les animaux ont été observés durant toute leur vie. Aucun signe d’effet cancérigène n’a été observé par suite de l’administration, par voie alimentaire, de doses de chlorhydrate de donépézil allant jusqu’à 180 mg/kg/jour pendant au moins 88 semaines dans le cas des souris et jusqu’à 30 mg/kg/jour pendant au moins 104 semaines dans le cas des rats. Reproduction et tératologie
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée | Observations |
| Étude sur la tératologie et la reproduction chez le rat – Segment II | |||||
Rats (S1c:SD SFP) | Orale (gavage) | 0 1 4 16 | 36 F | Du 7e au 17e jour de la gestation, soit durant la phase d’organogenèse fœtale; 4 groupes de 36 femelles accouplées, traitées | Mères : Myosis (2 heures après l’administration), gain pondéral moyen et consommation alimentaire nettement inférieurs à ceux observés chez les témoins à 4 et 16 mg/kg/jour. Après la dose de 16 mg : fasciculations, larmoiement et salivation. Également, diminution du poids du placenta. Les signes ont disparu à partir du 18e jour; absence de mortalité. Fœtus et ratons : À la dose de 16 mg/kg/jour, poids des fœtus vivants nettement inférieur à celui des témoins. Absence d’effet sur la survie et le rapport de masculinité. Absence de signe d’effet tératogène. Une communication interventriculaire a cependant été observée chez un certain nombre de petits par groupe : 1 (groupe témoin); 0 (1 mg/kg); 1 (4 mg/kg), 5 (16 mg/kg). Plusieurs malformations, dont une communication interventriculaire, ont été observées chez un raton mort-né d’une femelle qui avait reçu 4 mg/kg de donépézil. Les effets sur les ratons, après exposition au médicament durant la troisième période de la gestation ou le début de la vie extra-utérine n’ont pas été évalués. Dose sans effet : Toxicité maternelle : 1 mg/kg/jour Reproduction : 4 mg/kg/jour (mères) 4 mg/kg/jour (fœtus) > 16 mg/kg/jour (ratons) |
| Espèce | Voie d’administration | Dose (mg/kg/jour) | Nbre d’animaux par dose | Durée | Observations |
| Étude sur la tératologie chez le lapin – Segment II | |||||
| Lapins blancs japonais SPF | Orale (gavage) | 0 1 3 10 | 16 F | Du 6e au 18e jour de la gestation, soit durant la phase d’organogenèse fœtale; 4 groupes de 16 femelles | Mères : Une femelle du groupe à 10 mg/kg/jour a été sacrifiée in extremis après 16 jours en raison de la dislocation d’une vertèbre lombaire. Suppression du gain pondéral à la dose de 10 mg/kg/jour, suivie d’une hausse marquée du 20e au 28e jour après l’arrêt du traitement. Diminution marquée de la consommation d’aliments les 8e et 10e jours. Le traitement par le chlorhydrate de donépézil n’a pas eu d’effet sur le nombre de corps jaunes, d’implantations, de décès ou de résorptions fœtales, non plus que sur le nombre de fœtus vivants. Absence d’observation attribuable au médicament à l’autopsie; mortalité nulle. Fœtus : Le chlorhydrate de donépézil n’a eu aucun effet sur la survie, la croissance et le développement intra-utérins. Absence de signe d’effet tératogène ou embryotoxique. Dans le groupe à 3 mg/kg/jour, le nombre de fœtus chez qui une artériole inconstante naissait de la bifurcation entre l’artère carotide commune gauche et le tronc brachio-céphalique s’est révélé nettement plus élevé que chez les témoins. Dans le groupe à 10 mg/kg/jour, le nombre de sternèbres ossifiées s’est révélé nettement plus élevé que chez les témoins, mais on n’a décelé aucune différence significative entre les témoins et les animaux traités quant au nombre de phalanges ou de vertèbres sacrées ou caudales ossifiées. Dose sans effet : Toxicité maternelle : 3 mg/kg/jour Reproduction : 10 mg/kg/jour (fœtus) |
RISQUE DE PHARMACODÉPENDANCE
Étude de 7 semaines sur la dépendance physique chez des rats mâles
On a évalué le risque de dépendance au chlorhydrate de donépézil chez des rats mâles en le comparant au risque associé à la codéine, au phénobarbital et à un excipient (eau).
Les rats du groupe sous E-2020-L ont d’abord reçu 6 mg/kg, 2 f.p.j., après quoi la dose a été augmentée de 3 mg/kg toutes les semaines, jusqu’à 18 mg/kg, 2 f.p.j. Les animaux du groupe sous chlorhydrate de donépézil-H ont d’abord reçu 10 mg/kg, 2 f.p.j., après quoi la dose a été augmentée par paliers de 4 mg/kg chaque semaine, jusqu’à 26 mg/kg, 2 f.p.j. On a amorcé l’administration de la codéine à raison de 10 mg/kg, 2 f.p.j., dose qui a été augmentée par paliers de 10 mg/kg toutes les semaines pour finalement atteindre 50 mg/kg, 2 f.p.j. L’administration du phénobarbital a commencé à raison de 15 mg/kg, 2 f.p.j., dose que l’on a augmentée par paliers de 15 mg/kg chaque semaine, jusqu’à ce qu’elle atteigne 75 mg/kg, 2 f.p.j.
D’après les observations faites durant la période ayant suivi l’arrêt de l’administration du médicament, rien ne permet de croire que le chlorhydrate de donépézil puisse provoquer une pharmacodépendance significative. Le chlorhydrate de donépézil n’a pas pu remplacer la codéine ni le phénobarbital chez les rats ayant acquis une dépendance à ces médicaments. Dans les conditions de cette étude, le chlorhydrate de donépézil n’a pas produit de pharmacodépendance.
Aucun signe notable de pharmacodépendance n’a été observé dans le test de dépendance primaire, l’épreuve de substitution du chlorhydrate de donépézil et l’épreuve à la naloxone.
RÉFÉRENCES
- 1.
Birks J, Harvey R. Donepezil for dementia due to Alzheimer’s disease Cochrane
Database Syst Rev 2006; (1):CD01190.
- 2.
Bryson M, Benfield P. Donepezil: New Drug Profile. Drugs and Aging
1997; 10(3):234-9.
- 3. Burns A, Rossor M, Hecker J, et al. Donepezil in the treatment of Alzheimer’s disease - results from a multinational clinical trial. Dement Geriar Cogn Disord 1999; 10: 237-44.
- 4. Burns A, Gauthier S, Perdomo C, et al. Donepezil provides long-term clinical benefits for patients with Alzheimer’s disease. Neurology 2000; 247 Suppl 3:135 (P538).
- 5. Cummings JL, Katz IR, Tariot P, et al. Donepezil in the treatment of Alzheimer’s disease in a nursing home population. Neurology 1999;52 Suppl 2:PO6.012 (A481).
- 6. Davis KL, Mohs RC, Marin D, et al. Cholinergic markers in elderly patients with early signs of Alzheimer disease. JAMA 1999; 281(15):1401-6.
- 7. Douglas RJ. The hippocampus and behavior. Psychol Bull 1967; 67:416-42.
- 8. Doody RS, Geldmacher DS, Gordon B, et al. Open-label, multicenter, phase 3 extension study of the safety and efficacy of donepezil in patients with Alzheimer disease. Arch Neurol 2001; 58:427-33.
- 9. Feldman H, Gauthier S, Hecker J, et al. A 24-week, randomized, double-blind study of donepezil in moderate to severe Alzheimer’s disease. Neurology 2001; 57:613-20.
- 10. Feldman H, Gauthier S, Hecker J, et al. Efficacy of donepezil on maintenance of activities of daily living in patients with moderate to severe Alzheimer’s disease and the effect on caregiver burden. JAGS 2003; 51:737 44.
- 11.
Galasko D. An integrated approach to the management of Alzheimer’s disease:
assessing cognition, function and behaviour. Neurology 1999; 5:S9-17.
- 12. Gauthier S, Feldman H, Hecker J, et al. Efficacy of donepezil on behavioral symptoms in patients with moderate to severe Alzheimer’s disease. International Psychogeriatrics 2002; 14(4); 389 404.
- 13. Gauthier S, Feldman, Hecker J, et al. Functional, cognitive and behavioral effects of donepezil in patients with moderate Alzheimer’s disease. Curr Med Res Opinion 2002;18(6);347 54.
- 14. Geldmacher DS, Provenzano G, McRae T, et al. Donepezil is associated with delayed nursing home placement in patients with Alzheimer’s disease. JAGS 2003; 51:937 44.
- 15. Johannsen P, Salmon E, Hampel H, et al. Assessing Therapeutic Efficacy in a progressive disease: A study of donepezil in Alzheimer’s disease. CNS Drugs 2006; 20(4):311-25.
- 16.
Kalaria R. Similarities between Alzheimer’s disease and vascular dementia. J Neurol Sci
2002; 203-204:29-34.
- 17. Lopez OL, Becker JT, Wisniewski, et al. Cholinesterase inhibitor treatment alters the natural history of alzheimer’s disease. J Neurol Neurosurg Psychiatry 2002; 72:310-14.
- 18.
Matthews HP, Korbey J, Wilkinson DG, et al. Donepezil in Alzheimer’s disease:
eighteen month results from Southampton memory clinic. Int J Geriatr Psychiatry 2000; 15:713-20.
- 19. McLendon BM, Doraiswamy, PM. Defining meaningful change in Alzheimer’s disease trials: The donepezil experience. J Geriatr Psychiatry Neurol 1999; 12:39-48.
- 20. Mega MS, Masterman DM, O’Connor SM, et al. The spectrum of behavioral responses to cholinesterase inhibitor therapy in Alzheimer disease. Arch Neurol 1999; 56(11):1388-93.
- 21. Mohs RC, Doody RS, Morris JC, et al. A 1-year placebo-controlled preservation of function survival study of donepezil in AD patients. Neurology 2001; 57:481-8.
- 22.
Rogers SL, Friedhoff LT. The efficacy and safety of donepezil in patients with
Alzheimer’s disease: results of a US multicentre, randomized, double-blind, placebo-controlled trial. Dementia 1996; 7:293-303.
- 23.
Rogers SL, Doody RS. Long-term efficacy and safety of donepezil in the treatment of
Alzheimer’s disease: An interim analysis of the results of a US multicentre open-label extension study. Eur Neuropsychopharmacol 1998;8:67-75.
- 24. Rogers SL, Doody RS, Pratt RD, et al. Long-term efficacy and safety of donepezil in the treatment of Alzheimer’s disease: Final analysis of a US multicentre open-label study. Eur Neuropsychopharmacol 2000;10:195-203.
- 25. Rogers SL, Doody RS, Mohs RC, et al. Donepezil improves cognition and global function in Alzheimer’s disease: A 15-week, double-blind, placebo-controlled study. Arch Int Med 1998; 158:1020-31.
- 26. Rogers SL, Yamanishi Y, Yamatsu K. E2020 the pharmacology of a piperidine cholinesterase inhibitor (Advances in Alzheimer disease therapy). In: Becker R, Giocobini E, eds. Cholinergic basis for Alzheimer therapy. Boston: Birkhauser, 1991:314-20.
- 27. Rogers SL, Farlow MR, Doody RS, et al. A 24-week, double-blind, placebo-controlled trial of donepezil in patients with Alzheimer’s disease. Neur 1998; 50:136-45.
- 28. Roman GC, Tatemichi TK, Erkinjuntti T, et al. Vascular dementia: diagnostic criteria for research studies – report of the NINDS-AIREN International Workshop. Neurology 1993;43:250-60.
- 29.
Rosen WG, Mohs RC, Davis K. A new rating scale for Alzheimer’s disease. Am J
Psychiatry 1984; 141:1356-64.
- 30. Rosen WG, Terry R, Fuld PA, et al. Pathological verification of ischemic score in differentiation of dementias. Ann of Neurol 1980; 7(5):486-88.
- 31.
Standish TIM, Molloy, DW. Donepezil: A good first step in the treatment of
Alzheimer’s disease. Today’s Therapeutic Trends 1998; 16(4):325-40.
- 32.
Stern RG, Mohs RC, Davidson M, et al. A longitudinal study of Alzheimer’s disease:
Measurement, rate, and predictors of cognitive deterioration. Am J Psychiatry 1994; 151:390-6.
- 33. Tariot PN, Cummings JL, Katz IR, et al. A randomized, double-blind, placebo-controlled study of the efficacy and safety of donepezil in patients with Alzheimer’s disease in the nursing home setting. JAGS 2001; 49:1590-99.
- 34. Winblad B, Engedal K, Soininen H, et al. A 1-year, randomized, placebo-controlled study of donepezil in patients with mild to moderate AD. Neurology 2001; 57:489-95.
- 35. Winblad B, Kilander L, Eriksson S, et al. Donepezil in patients with severe Alzheimer’s disease: double-blind, parallel-group, placebo-controlled study. Lancet 2006; 367(9516): 1057-65.
- 36. Pfizer Canada Inc., Monographie d’ARICEPTMD, comprimés à 5 mg et à 10 mg, Numéro de contrôle : 177353. Date de révision : 18 décembre 2014.