


Monographie de produit - Teva-Esomeprazole
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités | 05-2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif | 05-2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Grossesse | 05-2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE ..................................... 2
TABLE DES MATIÈRES ................................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS .......................................................................................................................... 4
1.1 Enfants ................................................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION .......................................................................................... 5
4.1 Considérations posologiques ............................................................................................. 5 4.2 Dose recommandée et ajustement posologique ............................................................... 5 4.4 Administration .................................................................................................................... 7 4.5 Dose oubliée ....................................................................................................................... 7
5 SURDOSAGE ........................................................................................................................... 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ................. 7
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................................ 9
7.1 Cas particuliers ................................................................................................................. 14
7.1.1 Grossesse ................................................................................................................... 14 7.1.2 Allaitement ................................................................................................................ 14 7.1.3 Enfants ....................................................................................................................... 14 7.1.4 Personnes âgées ........................................................................................................ 14
8 EFFETS INDÉSIRABLES ........................................................................................................... 15
8.1 Aperçu des effets indésirables ......................................................................................... 15 8.2 Effets indésirables observés au cours des essais cliniques .............................................. 15
8.2.1 Effets indésirables observés au cours des essais cliniques (enfants) ....................... 20 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ...................... 20 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................................................... 21 8.5 Effets indésirables signalés après la commercialisation du produit ................................ 22
9 INTERACTIONS MÉDICAMENTEUSES .................................................................................... 23
9.2 Aperçu des interactions médicamenteuses ..................................................................... 23 9.3 Interactions médicament-comportement ....................................................................... 24 9.4 Interactions médicament-médicament ........................................................................... 24 9.5 Interactions médicament-aliments .................................................................................. 27 9.6 Interactions médicament-plantes médicinales ................................................................ 27 9.7 Interactions médicament-épreuves de laboratoire ......................................................... 27
10 PHARMACOLOGIE CLINIQUE .............................................................................................. 27
10.1 Mode d’action ................................................................................................................ 27 10.2 Pharmacodynamie ......................................................................................................... 27 10.3 Pharmacocinétique ........................................................................................................ 28
11 CONSERVATION, STABILITÉ ET MISE AU REBUT .................................................................. 31
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ................................................................ 31
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ......................................................................... 32
13 RENSEIGNEMENTS PHARMACEUTIQUES ............................................................................ 32
14 ESSAIS CLINIQUES .............................................................................................................. 33
14.1 Études cliniques par indication ...................................................................................... 33
Œsophagite par reflux ........................................................................................................ 33 Reflux pathologique non érosif .......................................................................................... 33 Traitement d’entretien du reflux pathologique non érosif (au besoin) ............................ 33 Ulcères des voies digestives hautes associés aux AINS ..................................................... 34 Réduction du risque d’ulcères gastriques associés au traitement par AINS, y compris des AINS sélectifs de la COX-2 .................................................................................................. 36 Enfants âgés de 12 à 17 ans atteints de RGO pathologique .............................................. 37 14.3 Études de biodisponibilité comparatives ....................................................................... 38
15 MICROBIOLOGIE ................................................................................................................ 40
16 TOXICOLOGIE NON CLINIQUE ............................................................................................. 40
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE .................................................................... 45
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ............................... 46
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Teva-Esomeprazole (esoméprazole magnésien) est indiqué chez les adultes (18 ans et plus) dans le traitement des affections où une diminution de la sécrétion acide gastrique est nécessaire, comme dans les cas suivants :
- œsophagite par reflux;
- traitement d’entretien de l’œsophagite par reflux;
- reflux pathologique non érosif (RPNE) (c.-à-d. pyrosis et régurgitations);
- guérison des ulcères gastriques associés aux AINS*;
- réduction du risque d’ulcères gastriques associés aux AINS.
* Remarque : La supériorité de l’esoméprazole sur la ranitidine à 150 mg deux fois par jour avec l’emploi d’AINS non sélectifs a été démontrée. La supériorité n’a pas été établie avec l’emploi d’AINS sélectifs de la COX-2 seuls en raison du faible nombre de patients analysés dans ce sous-groupe (voir le tableau 10).
1.1 Enfants
Enfants (12 à 17 ans)
D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de l’esoméprazole ont été établies chez les enfants. Par conséquent, Santé Canada a autorisé une indication pour cette population. Teva-Esomeprazole est indiqué dans le traitement des affections où une diminution de la sécrétion acide gastrique est nécessaire, comme dans les cas suivants :
- œsophagite par reflux;
- reflux pathologique non érosif (RPNE) (c.-à-d. pyrosis et régurgitations).
2 CONTRE-INDICATIONS
Teva-Esomeprazole (esoméprazole) est contre-indiqué :
- chez les patients qui présentent une hypersensibilité à l’esoméprazole, aux benzimidazoles substitués ou à l’un des ingrédients de sa préparation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT;
- en concomitance avec la rilpivirine, en raison de la diminution importante de l’exposition à la rilpivirine et d’une perte de l’effet thérapeutique (voir Généralités et 9.4 Interactions médicament-médicament).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
NE PAS administrer par une sonde nasogastrique.
4.2 Dose recommandée et ajustement posologique
Lors d’un traitement par un inhibiteur de la pompe à protons (IPP), les patients devraient recevoir la plus faible dose possible pendant la plus courte durée possible, selon l’affection traitée.
Adultes
Œsophagite par reflux : La dose recommandée de Teva-Esomeprazole chez les patients présentant une œsophagite par reflux est de 40 mg, une fois par jour, pendant 4 à 8 semaines, pour optimiser le taux de guérison et la disparition des symptômes. La majorité des patients sont guéris en 4 semaines. La disparition soutenue des symptômes se produit rapidement dans la plupart des cas. Un second traitement de 4 semaines est recommandé aux patients dont l’œsophagite n’est pas guérie ou qui continuent de ressentir des symptômes.
Traitement d’entretien après guérison de l’œsophagite érosive : Pour le traitement prolongé de l’œsophagite par reflux guérie par un agent antisécrétoire, la dose recommandée de Teva-Esomeprazole est de 20 mg, une fois par jour. La durée maximale des études contrôlée s a été de 6 mois.
Reflux pathologique non érosif (RPNE) : Chez les patients qui présentent du pyrosis et/ou des régurgitations acides, mais non une œsophagite, la dose recommandée de Teva-Esomeprazole est de 20 mg, une fois par jour, pendant 2 à 4 semaines. Si les symptômes ne sont pas maîtrisés après 4 semaines de traitement, une investigation plus poussée est recommandée.
Traitement d’entretien du RPNE (au besoin) : Pour le maintien du soulagement des symptômes chez les patients dont les symptômes ont été initialement maîtrisés avec des doses quotidiennes administrées pendant 2 à 4 semaines, la dose recommandée de Teva-Esomeprazole est de 20 mg, une fois par jour, prise au besoin. Malgré le traitement, on ne peut pas exclure la possibilité qu’apparaisse une œsophagite chez les patients.
Guérison des ulcères gastriques associés au traitement par AINS : Chez les patients qui doivent recevoir des AINS, la dose recommandée de Teva-Esomeprazole est de 20 mg, une fois par jour, pendant 4 à 8 semaines. Aucun bienfait clinique additionnel n’a été observé avec la dose de 40 mg par rapport à celle de 20 mg.
Réduction du risque d’ulcères gastriques associés au traitement par AINS : Chez les patients qui doivent recevoir des AINS et qui sont à risque d’ulcères gastriques, la dose recommandée de Teva-Esomeprazole est de 20 mg, une fois par jour. Aucun bienfait clinique additionnel n’a été observé avec la dose de 40mg par rapport à celle de 20 mg. La durée maximale des études contrôlées a été de 6 mois.
Enfants (12 à 17 ans)
Il n’est pas nécessaire d’ajuster la dose chez les enfants de 12 à 17 ans (voir
7.1.3 Enfants et 10.3 Pharmacocinétique).
- La durée maximale des études sur l’innocuité chez les enfants a été de 8 semaines.
Œsophagite par reflux : Chez les enfants (12 à 17 ans) présentant une œsophagite par reflux, la dose recommandée de Teva-Esomeprazole est de 20 mg ou de 40 mg une fois par jour pendant 4 à 8 semaines.
Reflux pathologique non érosif (RPNE) : Les doses supérieures à 1 mg/kg/jour n’ont pas été étudiées. Il n'existe aucune donnée sur les doses appropriées à administrer aux enfants atteints d'insuffisance hépatique (voir 7.1.3 Enfants). Chez les enfants (12 à 17 ans) présentant du pyrosis et/ou des régurgitations acides, mais non une œsophagite, la dose recommandée de Teva-Esomeprazole est de 20 mg une fois par jour pendant 2 à 4 semaines. Si les symptômes ne sont pas maîtrisés après 4 semaines de traitement, une investigation plus poussée est recommandée.
Cas particuliers
Insuffisance rénale : Il n’est pas nécessaire d’ajuster la dose (voir Fonction rénale).
Insuffisance hépatique : Il n’est pas nécessaire d’ajuster la dose en présence d’une insuffisance hépatique légère ou modérée. En règle générale, on ne doit pas dépasser une dose quotidienne de 20 mg dans les cas d’insuffisance hépatique grave (voir Fonctions hépatique, biliaire et pancréatique).
Personnes âgées : Il n’est pas nécessaire d’ajuster la dose (voir 7.1.4 Personnes âgées).
Polymorphisme génétique : Il n’est pas nécessaire d’ajuster la dose de Teva-Esomeprazole en fonction du CYP 2C19 (voir Système endocrinien et métabolisme et 10.3 Pharmacocinétique).
Sexe
Il n’est pas nécessaire d’ajuster la dose en fonction du sexe de la personne (voir 10.3 Pharmacocinétique).
4.4 Administration
Comprimés :
- Il faut avaler les comprimés entiers avec suffisamment d’eau.
- Ne pas disperser, fractionner, écraser ni mâcher les comprimés.
4.5 Dose oubliée
Il faut prendre une dose oubliée le plus tôt possible dans les 12 heures qui suivent. Mais s’il s’est écoulé plus de 12 heures, il faut prendre la prochaine dose prévue à l’heure habituelle.
5 SURDOSAGE
Étant donné que l’information est limitée sur les effets de doses élevées chez l’homme, on ne peut recommander de traitement spécifique. Un patient qui a volontairement ingéré une dose excessive d’esoméprazole (280 mg) a présenté des symptômes transitoires comprenant de la faiblesse, des selles liquides et des nausées. La prise de doses uniques de 80 mg de l’esoméprazole n’a pas causé de problème. Aucun antidote spécifique n’est connu. L’esoméprazole étant fortement lié aux protéines, il n’est pas facilement dialysable. Dans les cas de surdosage, il faut traiter les symptômes et assurer le maintien des fonctions vitales.
La dose orale maximale qui n’a pas causé la mort de rats mâles et femelles a varié de 240 à 480 mg/kg (voir 16 TOXICOLOGIE NON CLINIQUE).
Pour connaître les mesures à prendre en cas d’un surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / Teneur | Ingrédients non médicinaux |
| Orale | Comprimés à libération retardée / 20 mg et 40 mg d’esoméprazole | Cellulose microcristalline, citrate d'éthyle, copolymère d'acide méthacrylique et d'acrylate d'éthyle, crospovidone, hypromellose, hydroxypropylcellulose, macrogol, monostéarate de glycéryle, polysorbate 80, povidone K30, stéarate de magnésium, stéarylfumarate de sodium, sucre en sphères et talc. La pellicule des comprimés contient ce qui suit : dioxyde de titane, hypromellose, macrogol, oxyde de fer jaune et oxyde de fer rouge. L'encre d’impression contient ce qui suit : gomme laque, oxyde de fer noir et propylèneglycol. |
Conditionnement et description
Les comprimés à libération retardée Teva-Esomeprazole sont formulés pour l'administration par voie orale, sont offerts en comprimés de 20 mg et 40 mg et se présentent comme suit :
Les comprimés Teva-Esomeprazole à 20 mg sont de couleur rose pâle, de forme ovale, biconvexes et portent l'inscription A159 à l'encre noire sur une face.
Les comprimés Teva-Esomeprazole à 40 mg sont de couleur rose, de forme ovale, biconvexes et portent l'inscription A160 à l'encre noire sur une face.
Les comprimés Teva-Esomeprazole à 20 mg sont offerts en flacons de polyéthylène haute densité (HDPE) de 100 comprimés ainsi qu'en plaquettes alvéolées de 30 comprimés en doses unitaires (bandes alvéolées de 10 comprimés).
Les comprimés Teva-Esomeprazole à 40 mg sont offerts en flacons de polyéthylène haute densité (HDPE) de 100 comprimés ainsi qu'en plaquettes alvéolées de 30 comprimés en doses unitaires (bandes alvéolées de 10 comprimés).
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
En présence de symptômes d’alarme (p. ex. perte de poids non intentionnelle importante, vomissements récurrents, dysphagie, hématémèse ou méléna) et/ou d’un ulcère gastrique confirmé ou soupçonné, on doit écarter la possibilité d’une tumeur maligne, car un traitement pourrait atténuer les symptômes et retarder le diagnostic.
Teva-Esomerprazole est indiqué en association avec des antibiotiques pour le traitement d’un ulcère duodénal et l’éradication de Helicobacter pylori. Un des antibiotiques recommandés, la clarithromycine, ne doit pas être utilisé durant la grossesse, en particulier durant les 3 premiers mois, sauf si aucun autre traitement ne convient. Se reporter à la monographie de la clarithromycine avant de l’utiliser (voir 7.1.1 Grossesse).
Traitement d’association avec des antibiotiques :
Colite pseudomembraneuse :
Des cas de colite pseudomembraneuse ont été associés à la prise de presque tous les agents antibactériens, y compris la clarithromycine et l’amoxicilline, et la gravité de ce type de colite varie de légère à susceptible de menacer le pronostic vital. Par conséquent, il importe de considérer ce diagnostic chez les patients qui présentent une diarrhée consécutive à la prise d’agents antibactériens.
Le traitement avec des agents antibactériens altère la flore intestinale normale du côlon et est susceptible de permettre la croissance excessive de Clostridia. Des études indiquent qu’une toxine produite par Clostridium difficile est une cause principale de « colite associée aux antibiotiques ».
Une fois qu'un diagnostic de colite pseudomembraneuse a été établi, il convient de prendre les mesures thérapeutiques appropriées. Les cas légers de colite pseudomembraneuse réagissent généralement à l’arrêt du traitement. Dans les cas de colites modérées à graves, il convient de considérer l'administration de liquides et d'électrolytes, de suppléments protéinés ainsi que d'un traitement avec un agent antibactérien cliniquement efficace contre la colite associée à Clostridium difficile.
Diarrhée associée à Clostridium difficile :
La baisse de l’acidité gastrique par quelque moyen que ce soit, notamment par la prise d’un inhibiteur de la pompe à protons, est associée à une hausse dans l’estomac du nombre de bactéries normalement présentes dans le tube digestif. Le traitement par un inhibiteur de la pompe à protons peut entraîner un risque accru d’infections gastro-intestinales, notamment Salmonella, Campylybacter et Clostridium difficile.
On a observé un risque accru d’infection par Clostridium difficile (ICD) et de diarrhée associée à Clostridium difficile (DACD) avec l’emploi d’IPP dans plusieurs études par observation. On devrait envisager une ICD/DACD comme diagnostic différentiel dans le cas d’une diarrhée qui ne s’atténue pas. Les facteurs de risque additionnels d’ICD et de DACD comprennent une hospitalisation récente, l’utilisation d’antibiotiques, la vieillesse et la présence de maladies concomitantes.
Il faut prescrire les IPP à la plus faible dose possible et pour la plus courte période requise pour l’affection traitée, puis réévaluer l’état du patient, afin de déterminer si la poursuite du traitement par l’IPP demeure bénéfique.
Utilisation concomitante de clopidogrel :
Les résultats d'études réalisées chez des sujets sains ont révélé une interaction pharmacocinétique/pharmacodynamique entre le clopidogrel (dose d'attaque de 300 mg/dose d'entretien de 75 mg/jour) et l'esoméprazole (40 mg une fois par jour) entraînant une baisse de l'exposition au métabolite actif du clopidogrel de 40 % en moyenne et une diminution de l'inhibition maximale de l'agrégation plaquettaire (provoquée par l'ADP) de 1 % en moyenne. À la lumière de ces données, l'utilisation concomitante de l'esoméprazole et de clopidogrel devrait être évitée (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Utilisation concomitante d’IPP et de méthotrexate :
La littérature médicale semble indiquer que l'utilisation concomitante d'IPP et de méthotrexate (principalement à dose élevée) peut augmenter les taux sériques de méthotrexate et/ou de son métabolite et les maintenir élevés, ce qui pourrait entraîner des effets toxiques du méthotrexate. Un arrêt temporaire du traitement par IPP peut être envisagé chez certains patients recevant un traitement par une dose élevée de méthotrexate (voir 9.4 Interactions médicament-médicament).
Utilisation concomitante d’antirétroviraux :
Il a été rapporté que les IPP interagissent avec certains antirétroviraux. L’importance clinique de ces interactions et les mécanismes qui les sous-tendent ne sont pas toujours connus. Une variation du pH gastrique pourrait modifier l'absorption de l'antirétroviral. D’autres mécanismes pouvant être à l’origine de ces interactions sont liés au CYP 2C19.
- Rilpivirine : L’administration concomitante est contre-indiquée en raison d’une diminution importante de l’exposition à la rilpivirine et d’une perte de l’effet thérapeutique (voir 2 CONTRE-INDICATIONS).
Atazanavir et nelfinavir : L’administration concomitante avec l’atazanavir ou le nelfinavir n’est pas recommandée en raison d’une diminution de l’exposition à l’atazanavir et au nelfinavir (voir 9.4 Interactions médicament-médicament) (voir les monographies de l’atazanavir ET du nelfinavir).
Si l’administration concomitante de Teva-Esomeprazole et de l’atazanavir est jugée indispensable, il est recommandé d’assurer une surveillance clinique étroite avec l’emploi d’une dose de 400 mg d’atazanavir/de 100 mg de ritonavir; la dose de Teva-Esomeprazole ne doit pas dépasser l’équivalent d’une dose d’oméprazole de 20 mg par jour (voir la monographie de l’atazanavir).
- Saquinavir : Si Teva-Esomeprazole est administré en concomitance avec du saquinavir/ritonavir, la prudence est de mise et une surveillance des effets toxiques possibles associés au saquinavir est recommandée, y compris : symptômes gastro-intestinaux, augmentation des triglycérides, thrombose veineuse profonde et allongement de l’intervalle QT. Du point de vue de l’innocuité, on devrait envisager une réduction de la dose de saquinavir en fonction de chaque patient (voir 9.4 Interactions médicament-médicament) (voir la monographie du saquinavir).
Cancérogenèse et mutagenèse
Le traitement de plus de 800 patients par l’esoméprazole pendant des périodes pouvant atteindre 1 an a donné lieu à des hausses modérées des taux sériques de gastrine. Par ailleurs, aucun changement pathologique notable n’a été observé dans les cellules endocrines de la muqueuse gastrique pariétale.
Le traitement de courte ou de longue durée (jusqu’à 11 ans) d’un nombre limité de patients avec le racémate (oméprazole) en gélules n’a pas produit de modifications pathologiques significatives des cellules endocrines pariétales de l’estomac.
Pendant un traitement par un antisécrétoire, quel que soit l’agent, il y a augmentation des taux sériques de gastrine en réponse à la diminution de la sécrétion acide. L’effet de l’esoméprazole sur la gastrinémie a été évalué chez quelque 2700 patients au cours d’essais cliniques ayant duré jusqu’à 8 semaines et chez plus de 1300 patients au cours d’essais cliniques ayant duré de 6 à 12 mois (doses quotidiennes de 20 mg ou de 40 mg). Le taux moyen de gastrine à jeun a augmenté en fonction de la dose. Cette hausse a atteint un plateau (environ 100 pg/mL) après 2 à 3 mois de traitement, et la gastrinémie est revenue aux valeurs initiales (environ 30 à 40 pg/mL) dans les 4 semaines qui ont suivi l’arrêt du traitement.
La prévalence d’hyperplasie des cellules entérochromaffines (ECL) a augmenté avec le temps et la dose.
Dans le cadre d’étude s cliniques à long terme, des échantillons de tissu gastrique humain prélevés par biopsie ont été obtenus d’enfants et d’adultes traités par l’oméprazole. Au cours de ces études, la fréquence d’hyperplasie des cellules ECL a augmenté avec le temps; toutefois, aucun patient n’a présenté de carcinoïdes, de dysplasie ou de néoplasie.
Système endocrinien et métabolisme
Hypomagnésémie, hypokaliémie et hypocalcémie :
L’utilisation chronique d’IPP peut causer de l’hypomagnésémie. De plus, des cas d’hypokaliémie et d’hypocalcémie, d’autres troubles électrolytiques accompagnant l’hypomagnésémie, ont aussi été signalés dans la littérature.
Carence en cyanocobalamine (vitamine B12) :
L’usage prolongé d’IPP pourrait nuire à l’absorption de la vitamine B12 liée aux protéines et pourrait contribuer à l’apparition d’une carence en cyanocobalamine (vitamine B12).
Polymorphisme génétique
Les isozymes CYP 2C19 et CYP 3A4 sont responsables du métabolisme de l’esoméprazole. Le CYP 2C19, qui est impliqué dans le métabolisme de tous les IPP actuellement sur le marché, présente un polymorphisme. On décrit comme « métaboliseurs lents » les quelque 3 % des personnes de race blanche et les 15 à 20 % des personnes asiatiques chez qui le CYP 2C19 est absent. À l’état d’équilibre, le ratio entre l’ASC chez les métaboliseurs lents et l’ASC dans le reste de la population est de 2 environ. Il n’est donc pas nécessaire d’ajuster la dose de Teva-Esomeprazole en fonction du CYP 2C19 (voir Polymorphisme génétique et 10.3 Pharmacocinétique).
Appareil digestif
Si l’on soupçonne la présence d’un ulcère gastrique, on doit écarter la possibilité d’une tumeur maligne avant l’instauration d’un traitement par Teva-Esomeprazole, car celui-ci pourrait atténuer les symptômes et retarder le diagnostic.
L’arrêt d’un traitement prolongé par un IPP peut entraîner l’aggravation des symptômes liés à l’acidité et une hypersécrétion acide de rebond. Les patients à risque de fractures liées à l’ostéoporose doivent être pris en charge selon les lignes directrices de traitement établies (voir 8.5 Effets indésirables signalés après la commercialisation du produit). La plupart des polypes des glandes fundiques sont asymptomatiques. Le traitement par un IPP doit être à la plus faible dose possible pendant la plus courte durée possible, selon l’affection traitée.
Fonctions hépatique, biliaire et pancréatique
Le métabolisme de l’esoméprazole magnésien est similaire chez les patients atteints d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh) et chez les patients atteints de reflux gastro-œsophagien (RGO) symptomatique dont la fonction hépatique est normale. En présence d’insuffisance hépatique grave (classe C de Child-Pugh), il y a ralentissement du métabolisme de l’esoméprazole, ce qui double l’aire sous la courbe de la concentration plasmatique de l’esoméprazole en fonction du temps. Dans ces cas graves, la demi-vie d’élimination plasmatique reste très courte (3 heures) par rapport à l’intervalle d’administration (24 heures). L’esoméprazole et ses principaux métabolites n’ont pas tendance à s’accumuler avec une prise uniquotidienne. Il n’est pas nécessaire d’ajuster la dose en présence d’une insuffisance hépatique légère ou modérée. En règle générale, on ne doit pas dépasser une dose quotidienne de 20 mg dans les cas d’insuffisance hépatique grave (voir 4.2 Dose recommandée et ajustement posologique).
Système immunitaire
Lupus érythémateux cutané subaigu :
Des cas de lupus érythémateux cutané subaigu (LECS) ont été signalés avec l’emploi d’IPP. Si une lésion se produit — en particulier sur une zone cutanée exposée au soleil —, et si elle s’accompagne d’arthralgie, le patient doit rapidement obtenir une aide médicale, et le médecin doit envisager d’interrompre l’administration de Teva-Esomeprazole. La survenue du LECS lors d’un traitement antérieur par un IPP peut augmenter le risque de LECS avec d’autres IPP (voir 8.5 Effets indésirables signalés après la commercialisation du produit).
Surveillance et épreuves de laboratoire
Pendant un traitement avec un antisécrétoire, les taux de chromogranine A (CgA) augmentent en raison de la baisse de l’acidité gastrique. L’augmentation des taux de CgA peut interférer avec les analyses de dépistage des tumeurs neuroendocrines. Pour éviter une telle interférence, le traitement par Teva-Esoméprazole doit être interrompu 14 jours avant les mesures du taux de CgA (voir 9.4 Interactions médicament-médicament et 10.2 Pharmacodynamie).
La documentation clinique relative à l’esoméprazole ne justifie pas le recours à une surveillance ou à des tests de laboratoire de routine pour vérifier la réponse au traitement. Voir Cancérogenèse et mutagenèse, pour connaître les effets de l’esoméprazole sur les taux sériques de gastrine et 8.5 Effets indésirables signalés après la commercialisation du produit, pour connaître les effets sur la fonction hépatique.
Appareil locomoteur
Fracture osseuse :
Plusieurs études par observation publiées portent à croire que le traitement par un IPP pourrait être associé à une augmentation du risque de fractures de la hanche, du poignet ou de la colonne liées à l’ostéoporose. Le risque de fractures a été plus important chez les patients ayant reçu une dose élevée, définie comme plusieurs doses quotidiennes d’IPP, et chez ceux dont le traitement était prolongé (un an ou plus). Lors d’un traitement par un IPP, les patients devraient recevoir la plus faible dose possible pendant la plus courte durée possible, selon l’affection traitée. Les patients à risque de fractures liées à l’ostéoporose doivent être pris en charge selon les lignes directrices de traitement établies (voir 4 POSOLOGIE ET ADMINISTRATION et 8.5 Effets indésirables signalés après la commercialisation du produit).
Fonction rénale
Comme le rein est responsable de l’excrétion des métabolites de l’esoméprazole, mais pas de l’élimination de la molécule mère, le métabolisme de l’esoméprazole ne devrait pas être modifié par une insuffisance rénale. L’esoméprazole étant fortement lié aux protéines, on ne s’attend pas à ce qu’il soit facilement dialysable. Il n’est pas nécessaire d’ajuster la dose dans les cas d’insuffisance rénale (voir 4.2 Dose recommandée et ajustement posologique).
7.1 Cas particuliers
7.1.1 Grossesse
Aucune étude adéquate et bien contrôlée n’a été réalisée chez des femmes enceintes. Par conséquent, l’innocuité de Teva-Esomeprazole chez la femme enceinte reste à établir. Il ne faut pas administrer Teva-Esomeprazole aux femmes enceintes à moins que les avantages escomptés ne l’emportent sur les risques.
Teva-Esomeprazole est indiqué en association avec des antibiotiques pour le traitement d’un ulcère duodénal et l’éradication de Helicobacter pylori. Un des antibiotiques recommandés, la clarithromycine, ne doit pas être utilisé durant la grossesse, en particulier durant les 3 premiers mois, sauf si aucun autre traitement ne convient. Se reporter à la monographie de la clarithromycine avant de l’utiliser.
7.1.2 Allaitement
Aucune étude n’a été effectuée en vue de découvrir si l’esoméprazole était sécrété ou non dans le lait humain. En fait, aucune étude n’a été menée chez les femmes qui allaitent. Comme beaucoup de médicaments sont excrétés dans le lait maternel, des précautions s’imposent. L’esoméprazole est l’isomère S de l’oméprazole, lequel est sécrété dans le lait maternel. Par conséquent, on ne doit pas administrer Teva-Esomeprazole aux femmes qui allaitent à moins qu’un tel traitement ne soit jugé essentiel.
7.1.3 Enfants
Enfants (12 à 17 ans) : L’emploi de Teva-Esomeprazole chez les enfants dans le traitement à court terme (jusqu’à 8 semaines) du RGO pathologique est étayé par l’extrapolation de résultats déjà inclus dans la monographie actuellement approuvée et obtenus à partir : a) d’études adéquates et bien contrôlées menées auprès d’adultes qui appuient l’approbation de l’esoméprazole chez les adultes, et aussi : b) d’études pharmacocinétiques et sur l’innocuité chez les enfants (voir 8.2.1 Effets indésirables observés au cours des essais cliniques (enfants), 10.3 Pharmacocinétique et Enfants (12 à 17 ans) – Résultats de l’étude).
On ne dispose d’aucune donnée chez les enfants de 1 à 11 ans atteints d’insuffisance hépatique (voir 4 POSOLOGIE ET ADMINISTRATION).
Enfants (< 1 an) : L’innocuité et l’efficacité de l’esoméprazole n’ont pas encore été établies.
7.1.4 Personnes âgées
Personnes âgées (> 71 ans) : Le métabolisme de l’esoméprazole n’est pas nettement différent chez les personnes âgées. Après l’administration orale répétée de 40 mg d’esoméprazole, les valeurs de l’ASC et de la Cmax mesurées chez des sujets âgés sains (6 hommes et 8 femmes entre 71 et 80 ans) étaient similaires aux valeurs mesurées auparavant chez des patients jeunes atteints de RGO pathologique (les ratios des valeurs mesurées chez les sujets âgés sains et les sujets jeunes atteints de RGO pathologique étaient de 1,25 pour l’ASC et de 1,18 pour la Cmax). Les valeurs de la Cmax sont comparables. Il n’est donc pas nécessaire d’ajuster la dose chez les personnes âgées.
Il faut soupeser les bienfaits des IPP en regard du risque accru de fractures étant donné que les patients de cette catégorie peuvent être déjà à risque élevé de fractures liées à l’ostéoporose. Si l’utilisation d’IPP est nécessaire, les patients doivent être pris en charge avec prudence selon les lignes directrices de traitement établies (voir 4.2 Dose recommandée et ajustement posologique et 8 EFFETS INDÉSIRABLES).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’esoméprazole est bien toléré. La majorité des effets indésirables rapportés étaient légers et transitoires, et ne présentaient pas de lien constant avec le traitement.
Des effets indésirables ont été notés au cours d’essais cliniques contrôlés regroupant > 8500 patients adultes exposés à l’esoméprazole. Pendant les études de phase I, > 1200 sujets/patients adultes ont aussi été exposés à l’esoméprazole. Parmi les effets indésirables qui se sont produits à une fréquence supérieure à 1 % au cours des études cliniques, seuls les céphalées, la diarrhée, la flatulence, les douleurs abdominales, les nausées, les vomissements, les étourdissements et la sécheresse de la bouche seraient associés à l’usage de l’esoméprazole.
Des effets indésirables ont aussi été notés durant un essai clinique mené auprès de 149 enfants âgés de 12 à 17 ans exposés à l’esoméprazole. Il est ressorti que le profil de manifestations indésirables liées au traitement a été comparable à celui observé chez les adultes.
8.2 Effets indésirables observés au cours des essais cliniques
Les études cliniques sont menées dans des conditions très particulières; par conséquent, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques peuvent s’avérer utiles pour déterminer les réactions indésirables aux médicaments en contexte réel et leurs taux approximatifs.
Adultes
Les effets indésirables suivants ont été rapportés, sans égard à la relation causale, durant des essais cliniques contrôlés de courte durée (jusqu’à 8 semaines) qui ont réuni 5668 patients :
Tableau 2 – Effets indésirables (> 1 %) observés chez les patients traités par l’esoméprazole, sans égard à la relation causale, au cours d’essais cliniques de courte durée (jusqu’à 8 semaines)
| Effet indésirable | Toutes les études | Études contrôlées par placebo | |
| Esoméprazole (20 mg et 40 mg) n = 5668 (%) | Esoméprazole (20 mg et 40 mg) n = 470 (%) | Placebo n = 240 (%) | |
| Troubles gastro-intestinaux | |||
| Diarrhée | 5,7 | 5,7 | 4,2 |
| Douleurs abdominales | 3,6 | 5,7 | 2,5 |
| Nausées | 3,5 | 5,1 | 5,4 |
| Flatulence | 3,3 | 3,2 | - |
| Gastrite | 2,1 | - | - |
| Constipation | 1,6 | 1,7 | 1,3 |
| Vomissements | 1,4 | 1,1 | 1,7 |
| Sécheresse de la bouche | 1,3 | 1,3 | - |
| Infections et infestations | |||
| Infection virale | 1,1 | - | 0,4 |
| Troubles du système nerveux | |||
| Céphalées | 8,4 | 6,6 | 7,5 |
| Étourdissements | 1,2 | 0,9 | 1,7 |
| Troubles respiratoires | |||
| Infection respiratoire | 3,8 | 1,9 | 3,8 |
| Sinusite | 1,7 | 2,8 | 2,5 |
| Pharyngite | 1,3 | 0,4 | 1,3 |
Lors d’essais cliniques d’une durée maximale de 6 mois, les effets indésirables suivants ont été signalés.
Tableau 3 – Effets indésirables (> 1 %) observés chez les patients traités par l’esoméprazole, sans égard à la relation causale, au cours d’essais cliniques d’une durée maximale de 6 mois
| Effet indésirable | Esoméprazole (10 mg, 20 mg et 40 mg) n = 519 (%) | Placebo n = 169 (%) |
| Troubles gastro-intestinaux | ||
| Diarrhée | 6,7 | 3,0 |
| Gastrite/aggravation d’une gastrite* | 6,2 | 5,3 |
| Flatulence | 5,0 | 1,8 |
| Nausées/aggravation des nausées | 4,8 | 2,4 |
| Douleurs abdominales | 3,7 | 2,4 |
| Vomissements/aggravation des vomissements | 3,3 | 1,2 |
| Infections et infestations | ||
| Infection virale | 3,7 | 1,8 |
| Lésions, intoxications et complications d’interventions | ||
| Accident et/ou blessure | 3,7 | 1,8 |
| Troubles du système nerveux | ||
| Céphalées | 6,6 | 4,1 |
| Troubles respiratoires | ||
| Infection respiratoire | 8,5 | 3,0 |
| Sinusite | 4,2 | 1,8 |
* évaluation endoscopique
De plus, les effets indésirables suivants (sans égard à la relation causale) ont été rapportés avec l’esoméprazole à une fréquence supérieure à 1 % dans ces mêmes études à long terme (n = 519) : éruptions cutanées, fractures, hernie, étourdissements, duodénite, dyspepsie, douleurs épigastriques, hausse des taux sériques de gastrine, gastro-entérite, coloration anormale de la muqueuse gastro-intestinale, trouble œsophagien, trouble dentaire, hausse de la SGPT (transaminase glutamique-pyruvique sérique), hypertension, toux, rhinite, anémie, néoplasie gastro-intestinale bénigne, dorsalgie, douleurs thoraciques et fatigue.
L’expérience clinique acquise chez plus de 800 patients traités avec des doses de 40 mg d’esoméprazole pendant un maximum de 1 an a révélé un profil d’effets indésirables similaire à celui qui avait été observé durant les essais de courte durée. Outre les effets indésirables susmentionnés, les effets indésirables suivants ont été rapportés (à une fréquence supérieure à 1 %), sans égard à la relation causale (durée moyenne du traitement = 294 jours) : accident/blessure (7,6 %), douleurs (4,3 %), infection des voies urinaires (3,7 %), bronchite (3,6 %), arthralgie (2,9 %), hypertension (2,6 %), allergie (2,1 %), insomnie (2,1 %), hypercholestérolémie (2,0 %), anxiété (1,7 %), reflux gastro-œsophagien (1,6 %), fièvre (1,5 %), infection de l’oreille (1,5 %), trouble de type grippal (1,4 %), myalgie (1,2 %), arthropathie (1,1 %), dyspnée (1,1 %) et surdose (1,1 %).
Guérison des ulcères gastriques associés au traitement par AINS
Les données présentées dans cette section sont tirées de deux études de courte durée sur la guérison des ulcères gastriques menées auprès de 836 patients.
Tableau 4 – Effets indésirables (> 1 %) qui, selon l’évaluation du chercheur, avaient une relation causale raisonnable avec le traitement dans des essais cliniques de courte durée (jusqu’à 8 semaines) sur la guérison des ulcères gastriques associés au traitement par AINS
| Effet indésirable | Esoméprazole (20 mg et 40 mg/jour) n = 556 (%) | Ranitidine (150 mg 2 f.p.j.) n = 280 (%) |
| Troubles gastro-intestinaux | ||
| Flatulence | 2,5 | 3,6 |
| Gastrite | 1,8 | 0,7 |
| Diarrhée | 1,6 | 0,7 |
| Dyspepsie/aggravation de la dyspepsie | 1,6 | 2,5 |
Les manifestations indésirables suivantes (considérées indépendantes de l’esoméprazole par le chercheur) ont chacune été rapportées à une fréquence supérieure à 1 % au cours des essais cliniques sur la guéris on des ulcères gastriques : aggravation d’un ulcère gastrique, coloration anormale de la muqueuse gastro-intestinale, symptômes gastro-intestinaux sans autre précision, sténose de l’œsophage, œsophagite, vomissements, constipation, duodénite, éruptions cutanées, anxiété, pharyngite, infection respiratoire, sinusite, infection des voies urinaires, accident et/ou blessure et dorsalgie.
De plus, les manifestations indésirables suivantes potentiellement graves (considérées indépendantes de l’esoméprazole par l’investigateur) ont été rapportées au cours des mêmes études: aggravation d’une insuffisance cardiaque, hypertension ou aggravation de l’hypertension, syncope, arythmie, bradycardie, fibrillation auriculaire, palpitations ou aggravation des palpitations.
Réduction du risque d’ulcères gastriques associés au traitement par AINS
Les données présentées dans cette section sont tirées de deux études de longue durée sur la réduction du risque d’ulcères menées auprès de 1390 patients.
Tableau 5 – Effets indésirables qui, selon l’évaluation du chercheur, avaient une relation causale raisonnable avec le traitement dans des essais cliniques de longue durée (jusqu’à 6 mois) sur la réduction du risque d’ulcères gastriques associés au traitement par AINS
| Effet indésirable | Esoméprazole (20 mg et 40 mg/jour) n = 936 (%) | Placebo n = 454 (%) |
| Troubles gastro-intestinaux | ||
| Flatulence | 4,0 | 3,7 |
| Gastrite/aggravation d’une gastrite | 2,2 | 2,9 |
| Symptômes gastro-intestinaux | 2,0 | 2,6 |
| Reflux gastro-œsophagien | 1,9 | 3,5 |
| Dyspepsie/aggravation de la dyspepsie | 1,9 | 3,7 |
| Nausées/aggravation des nausées | 1,7 | 2,0 |
| Douleurs abdominales | 1,4 | 0,9 |
| Diarrhée | 1,1 | 0,9 |
Les manifestations indésirables suivantes (considérées indépendantes de l’esoméprazole par l’investigateur) ont chacune été rapportées à une fréquence supérieure à 1 % au cours des essais cliniques sur la réduction du risque d’ulcères gastriques : arthralgie, arthrose, aggravation de la polyarthrite rhumatoïde, crampes, myalgie, éruptions cutanées, urticaire, étourdissements, céphalées, neuropathie, insomnie, constipation, duodénite, douleurs épigastriques, lésion à la muqueuse gastrique sans autre précision, coloration anormale de la muqueuse gastro-intestinale, trouble œsophagien, œsophagite, vomissements, sécheresse de la bouche, hausse de la SGOT, hausse de la SGPT, bronchite, toux, dyspnée, pharyngite, infection respiratoire, sinusite, anémie, thrombocythémie, mictions fréquentes, infection des voies urinaires, néoplasme gastro-intestinal bénin, accident et/ou blessure, dorsalgie, douleur thoracique, fatigue, œdème périphérique, douleur et complications postopératoires.
De plus, les manifestations indésirables suivantes potentiellement graves (considérées indépendantes de l’esoméprazole par l’investigateur) ont été rapportées au cours des mêmes études : insuffisance cardiaque, hypertension ou aggravation de l’hypertension, tachycardie, palpitations, fibrillation auriculaire, extrasystoles, bradycardie, arythmie, fibrose myocardique, troubles coronariens, syncope, thrombocytopénie, leucopénie et lithiase biliaire.
8.2.1 Effets indésirables observés au cours des essais cliniques (enfants)
Enfants (12 à 17 ans)
Enfants âgés de 12 à 17 ans atteints de RGO pathologique
Dans une étude multicentrique, randomisée, à double insu et avec groupes parallèles sur l’innocuité et la tolérabilité menée auprès de 149 enfants âgés de 12 à 17 ans (89 filles, 124 de race blanche, 15 de race noire, 10 d’une autre race) chez qui on avait posé un diagnostic clinique de RGO pathologique, des manifestations indésirables ont été notées après l’exposition à l’esoméprazole à 20 mg et à 40 mg une fois par jour pendant une période allant jusqu’à 8 semaines. Les patients n’ont pas subi d’endoscopie pour déterminer la présence ou l’absence d’une œsophagite érosive.
Le profil de manifestations indésirables constatées a été comparable à celui observé chez les adultes. Les manifestations liées au traitement couramment rapportées étaient les céphalées (8,1 %), les douleurs abdominales (2,7 %), la diarrhée (2,0 %) et les nausées (2,0 %). L'innocuité n'a soulevé aucune nouvelle inquiétude dans cette population de patients.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Les effets indésirables suivants se sont produits (fréquence inférieure à 1 % pour l’esoméprazole) au cours des essais cliniques sur la guérison des ulcères gastriques associés au traitement par AINS et ont été considérés comme ayant une relation causale par l’investigateur :
Troubles gastro-intestinaux : douleurs abdominales, douleurs épigastriques, rétention gastrique, ulcère gastrique, reflux gastro-œsophagiens, nausées, aggravation d’un ulcère gastroduodénal
Épreuves de laboratoire : dysfonctionnement hépatique, hausse de la SGOT, hausse de la SGPT, hausse de la phosphatase alcaline
Troubles neurologiques : céphalées, altération du goût
Troubles psychiatriques : insomnie
Les effets indésirables suivants se sont produits (fréquence inférieure à 1 % pour l’esoméprazole) au cours des essais cliniques sur la réduction du risque d’ulcères gastriques associés au traitement par AINS et ont été considérés comme ayant une relation causale par l’investigateur :
Troubles sanguins et lymphatiques : anémie, leucopénie, thrombocytopénie Troubles de l’oreille et du labyrinthe : vertige
Troubles gastro-intestinaux : constipation, défécation impérieuse, duodénite, douleurs épigastriques, éructations, rétention gastrique, ulcère gastrique, sécheresse de la bouche, coloration anormale de la muqueuse gastro-intestinale, selles fréquentes, vomissements Troubles généraux et anomalies au point d’administration : asthénie
Infections et infestations : Herpes simplex
Épreuves de laboratoire : hausse des enzymes hépatiques sans autre précision, hausse de la SGOT, hausse de la SGPT
Troubles métaboliques et nutritionnels : déshydratation, perte de poids, gain de poids Troubles musculosquelettiques et du tissu conjonctif : dorsalgie
Néoplasmes bénins, malins et non précisés (incluant kystes et polypes) : néoplasme du tube digestif
Troubles neurologiques : étourdissements, céphalées, hyperesthésie, altération du goût Troubles psychiatriques : anorexie, augmentation de l’appétit, insomnie, troubles du sommeil Troubles de la peau et du tissu sous-cutané : éruptions cutanées
Les effets indésirables suivants se sont produits au cours des études cliniques sur Teva-Esomeprazole, indépendamment de l’état pathologique étudié, et ont été considérés comme ayant une relation causale par l’investigateur :
Peu fréquents (< 1 %)
Troubles de la peau et du tissu sous-cutané : dermatite, prurit, urticaire Troubles du système nerveux : paresthésie
Rares (< 0,1 %)
Troubles généraux et anomalies au point d’administration : malaise
Troubles du métabolisme et de la nutrition : hyponatrémie
Très rares (< 0,01 %)
Troubles musculosquelettiques et du tissu conjonctif : faiblesse musculaire Troubles du système nerveux : encéphalopathie hépatique
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données des études cliniques
Dans les études sur les enfants et les adultes, aucune tendance ni variation cliniquement importante n’ont été notées au fil du temps dans les paramètres biologiques qui étaient différentes de celles qui sont énumérées aux sections 7 MISES EN GARDE ET PRÉCAUTIONS et 8.5 Effets indésirables signalés après la commercialisation du produit.
8.5 Effets indésirables signalés après la commercialisation du produit
Troubles sanguins et du système lymphatique : Cas rares (< 0,1 %) de leucopénie et de thrombocytopénie; cas très rares (< 0,01 %) d’agranulocytose et de pancytopénie
Troubles de l’oreille et du labyrinthe : Cas peu fréquents (< 1 %) de vertige
Troubles oculaires : Cas rares (< 0,1 %) de vision trouble
Troubles gastro-intestinaux : Cas rares (< 0,1 %) de stomatite; cas très rares (< 0,01 %) de colite microscopique
Cas de polypes des glandes fundiques (voir Appareil digestif).
Troubles généraux et anomalies au point d’administration : Cas peu fréquents (< 1 %) d’œdème périphérique; cas rares (< 0,1 %) de malaise
Troubles hépatobiliaires : Cas rares (< 0,1 %) d’hépatite avec ou sans ictère; cas très rares (< 0,01 %) d’insuffisance hépatique
Troubles du système immunitaire : Cas rares (< 0,1 %) de réactions d’hypersensibilité (p. ex. œdème de Quincke, choc/réaction anaphylactique)
Infections et infestations : Cas rares (< 0,1 %) de candidose du tube digestif
Épreuves de laboratoire : Cas peu fréquents (< 1 %) d’élévations des enzymes hépatiques
Troubles métaboliques et nutritionnels : Cas rares (< 0,1 %) d’hyponatrémie; cas très rares (< 0,01 %) d’hypomagnésémie (une hypomagnésémie grave peut entraîner une hypocalcémie et une hypomagnésémie peut également entraîner une hypokaliémie)
Troubles musculosquelettiques et du tissu conjonctif : Cas rares (< 0,1 %) de myalgie et d’arthralgie; cas très rares (< 0,01 %) de faiblesse musculaire
De l’ostéoporose et des fractures liées à l’ostéoporose ont été rapportées en lien avec l’administration de plusieurs doses quotidiennes d’IPP et un traitement prolongé par un IPP.
Troubles du système nerveux : Cas peu fréquents (< 1 %) de paresthésie et de somnolence; cas rares (< 0,1 %) d’altération du goût; cas très rares (< 0,01 %) d’encéphalopathie hépatique
Troubles psychiatriques : Cas peu fréquents (< 1 %) d’insomnie; cas rares (< 0,1 %) de dépression, d’agitation et de confusion; cas très rares (< 0,01 %) de comportements agressifs et d’hallucinations
Troubles rénaux et urinaires : Cas très rares (< 0,01 %) de néphrite interstitielle
Troubles de l’appareil reproducteur et des seins : Cas très rares (< 0,01 %) de gynécomastie
Troubles respiratoires, thoraciques et médiastinaux : Cas rares (< 0,1%) de bronchospasme
Troubles de la peau et du tissu sous-cutané : Cas rares (< 0,1 %) d’alopécie, d’éruptions cutanées, de dermatite, de photosensibilité et d’hyperhidrose; cas très rares (< 0,01 %) d’érythème polymorphe, de syndrome de Stevens-Johnson, d’érythrodermie bulleuse avec épidermolyse, de pustulose exanthémateuse aiguë généralisée et de syndrome DRESS (syndrome d’hypersensibilité avec éosinophilie et symptômes généralisés) (parfois mortels)
Cas de lupus érythémateux cutané subaigu (LECS). Voir Système immunitaire.
En date du 25 juin 2007, la base de données d’AstraZeneca sur la pharmacovigilance avait reçu 48 rapports de cas médicalement confirmés signalant 84 manifestations indésirables chez des enfants âgés de 12 à 17 ans. Au total, 5 des 48 cas rapportés correspondaient à une utilisation approuvée dans la monographie, alors que 43 cas représentaient une utilisation non approuvée. Une évaluation globale des manifestations indésirables rapportées selon des utilisations approuvées et non approuvées chez les enfants âgés de 12 à 17 ans n’a suscité aucune préoccupation relative à l’innocuité du traitement par l’esoméprazole dans ce groupe d'âge.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L’esoméprazole magnésien est métabolisé par le système du cytochrome P450 (CYP), principalement dans le foie par les isozymes CYP 2C19 et CYP 3A4. Il n’y a pas d’interaction cliniquement significative entre l’esoméprazole et le diazépam, la phénytoïne, la quinidine ou le cisapride (non commercialisé au Canada). Les médicaments connus comme étant des inhibiteurs du CYP 2C19 ou du CYP 3A4, ou des deux (comme la clarithromycine et le voriconazole), peuvent entraîner une hausse des concentrations sériques d’esoméprazole en ralentissant le métabolisme de ce dernier. Les médicaments connus comme étant des inducteurs du CYP 2C19 ou du CYP 3A4, ou des deux (comme la rifampine et le millepertuis), peuvent entraîner une baisse des concentrations sériques d’esoméprazole en accélérant le métabolisme de ce dernier.
Avec le traitement au besoin, en raison de la fluctuation des concentrations plasmatiques de l’esoméprazole, on doit tenir compte des effets liés aux interactions avec d’autres produits pharmaceutiques quand Teva-Esomeprazole est prescrit de cette façon (voir 4.2 Dose recommandée et ajustement posologique).
9.3 Interactions médicament-comportement
Les interactions sur le plan des risques comportementaux n’ont pas été établies.
9.4 Interactions médicament-médicament
La liste des médicaments mentionnés ci-dessous est fondée sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Diazépam : L’administration concomitante de 30 mg d’esoméprazole (une fois par jour pendant 5 jours) a donné lieu à une diminution de 45 % de la clairance du diazépam (métabolisé par le CYP 2C19) chez des volontaires masculins sains. Aucune étude n’a été menée chez les femmes. On a noté des concentrations accrues de diazépam quelque 12 heures après l’administration et plus tard, alors que les taux plasmatiques de diazépam étaient inférieurs au seuil thérapeutique. Il est donc peu probable que cette interaction aura une importance clinique.
Warfarine : L’administration concomitante de 40 mg d’esoméprazole (une fois par jour pendant 3 semaines) à des patients des deux sexes sous traitement anticoagulant stable par la warfarine a entraîné une augmentation de 13 % des creux plasmatiques de la R-warfarine (l’énantiomère le moins puissant), mais ceux de la S-warfarine sont restés inchangés. Les temps de coagulation sont demeurés stables pendant toute l’étude. On n’a pas observé d’interaction importante sur le plan clinique. Toutefois, des cas d’élévation importante sur le plan clinique du rapport normalisé international (RNI) ont été signalés pendant le traitement concomitant avec la warfarine après la commercialisation du produit. On recommande donc de surveiller les patients lors de l’instauration ou de l’arrêt d’un traitement avec la warfarine ou avec un autre dérivé de la coumarine (consulter la monographie approuvée de la warfarine ou du dérivé de la coumarine pertinent).
Cilostazol (non commercialisé au Canada) : L’oméprazole, de même que l’esoméprazole, agissent comme inhibiteurs du CYP 2C19. L’oméprazole, administré en doses de 40 mg à des volontaires sains dans le cadre d’une étude croisée, a augmenté la Cmax et l’ASC du cilostazol de 18 % et de 26 %, respectivement, et de l’un de ses métabolites actifs, le 3,4-dihydrocilostazol, de 29 % et de 69 %, respectivement.
Clopidogrel : Les résultats d'études réalisées chez des sujets sains ont révélé une interaction pharmacocinétique/pharmacodynamique entre le clopidogrel (dose d'attaque de 300 mg/dose d'entretien de 75 mg/jour) (métabolisé par le CYP 2C19) et l'esoméprazole (40 mg une fois par jour) entraînant une baisse de l'exposition au métabolite actif du clopidogrel de 40 % en moyenne et une diminution de l'inhibition maximale de l'agrégation plaquettaire (provoquée par l'ADP) de 14 % en moyenne.
L'importance clinique de cette interaction demeure toutefois incertaine. Une étude prospective randomisée (incomplète, réalisée auprès de 3760 patients et comparant un placebo à 20 mg d'oméprazole chez des sujets traités par du clopidogrel et de l'AAS) ainsi que des analyses a posteriori non randomisées des données de vastes études cliniques prospectives randomisées sur les résultats cliniques (auprès de plus de 47 000 patients) n'ont révélé aucune indication d'une hausse du risque d'événement cardiovasculaire indésirable lorsque du clopidogrel et un IPP, entre autres l'esoméprazole, étaient administrés en concomitance.
Les résultats d'un certain nombre d'études par observation sont contradictoires quant à l'accroissement ou non du risque d'événement thromboembolique CV lorsque du clopidogrel est administré en concomitance avec un IPP.
Dans une étude auprès de sujets sains, l'administration de clopidogrel en même temps qu'une association à dose fixe de 20 mg d'esoméprazole et de 81 mg d'AAS a entraîné une baisse de près de 40 % de l'exposition au métabolite actif du clopidogrel comparativement à l'administration de clopidogrel seul. Toutefois, le degré maximal d'inhibition plaquettaire (provoquée par l'ADP) chez ces sujets était le même dans le groupe sous clopidogrel et le groupe recevant le clopidogrel et l'association médicamenteuse (esoméprazole et AAS), sans doute en raison de l'administration concomitante d'une faible dose d'AAS (voir Généralités).
Tacrolimus : L'administration concomitante d'esoméprazole augmenterait les taux sériques de tacrolimus.
Phénytoïne : L’administration concomitante de 40 mg d'esoméprazole (une fois par jour pendant 2 semaines) à des patients des deux sexes dont l’épilepsie était stabilisée par la phénytoïne a provoqué une élévation de 13 % des creux plasmatiques de la phénytoïne. Il est peu probable que cette interaction mineure aura une pertinence clinique, puisqu’il n’a pas été nécessaire de réduire la dose chez les patients et que la nature et la fréquence des manifestations indésirables n’ont pas changé.
Diverses études sur l’interaction possible entre l'esoméprazole et d’autres médicaments ont révélé que des doses quotidiennes de 40 mg d'esoméprazole, administrées à des hommes et/ou à des femmes pendant 5 à 21 jours, n’avaient entraîné aucune interaction pertinente sur le plan clinique avec le CYP 1A2 (caféine), le CYP 2C9 (S-warfarine) et le CYP 3A (quinidine, œstradiol et cisapride [non commercialisé au Canada]).
Méthotrexate : Des rapports de cas, des résultats publiés d'études pharmacocinétiques sur des populations et des analyses rétrospectives semblent indiquer que l'administration concomitante d'IPP et de méthotrexate (principalement à dose élevée) peut augmenter les taux sériques de méthotrexate et/ou de son métabolite, l'hydroxyméthotrexate, et les maintenir élevés. Toutefois, aucune étude en bonne et due forme sur les interactions médicamenteuses entre le méthotrexate et les IPP n'a été effectuée (voir Généralités).
Voriconazole : L’administration concomitante d’esoméprazole et d’un inhibiteur combiné du CYP 2C19 et du CYP 3A4, comme le voriconazole, peut plus que doubler la concentration d’esoméprazole.
Comme avec tous les médicaments qui réduisent l’acidité gastrique, on doit tenir compte des changements dans les concentrations plasmatiques d’autres médicaments dont l’absorption dépend du pH (p. ex. kétoconazole, itraconazole ou erlotinib), lorsque ces agents sont administrés en concomitance avec de l’esoméprazole. L’absorption du kétoconazole, de l’itraconazole ou de l’erlotinib peut être moindre durant un traitement par Teva-Esomeprazole.
Digoxine : L’absorption de la digoxine peut augmenter au cours d’un traitement avec l’esoméprazole ou avec d’autres médicaments qui réduisent l’acidité gastrique. L’administration concomitante d’oméprazole (20 mg par jour) et de digoxine chez 10 volontaires sains a fait augmenter la biodisponibilité de la digoxine de 10 % en moyenne (et jusqu’à 30 % chez 2 des 10 sujets). Par conséquent, il peut être nécessaire de surveiller les patients qui prennent de la digoxine en concomitance avec Teva-Esomeprazole.
Antirétroviraux
Rilpivirine : L’administration concomitante est contre-indiquée en raison d’une diminution importante de l’exposition à la rilpivirine et d’une perte de l’effet thérapeutique (voir 2 CONTRE-INDICATIONS et Généralités).
Atazanavir : L’administration concomitante de Teva-Esomeprazole et d’atazanavir n’est pas recommandée. L’administration concomitante d’oméprazole (20 ou 40 mg une fois par jour) a entraîné une diminution considérable de la Cmax plasmatique et de l’ASC de l’atazanavir (de 96 % et 94 %, respectivement, avec la dose de 40 mg d’oméprazole une fois par jour) chez des volontaires sains ayant reçu de l’atazanavir ou de l’atazanavir/du ritonavir (voir Généralités) (voir la monographie de l’atazanavir).
Nelfinavir : L’administration concomitante de Teva-Esomeprazole et de nelfinavir n’est pas recommandée. L’administration concomitante d’oméprazole (40 mg une fois par jour) avec du nelfinavir (1250 mg deux fois par jour) a nettement diminué l’ASC et la Cmax du nelfinavir (de 36 % et de 37 %, respectivement) et de son métabolite actif M8 (de 92 % et de 89 %, respectivement) (voir Généralités) (voir la monographie du nelfinavir).
Saquinavir : L’administration concomitante de saquinavir impose la prudence et nécessite une surveillance, en plus de la réduction possible de la dose de saquinavir, en raison de l’exposition accrue au saquinavir d’où le risque d’effets toxiques associés au saquinavir (voir Généralités) (voir la monographie du saquinavir).
L’administration concomitante d’oméprazole (40 mg par jour) avec du saquinavir/ritonavir (1000/100 mg deux fois par jour) a entraîné une augmentation de l’ASC et de la Cmax du saquinavir, de 82 % et de 75 %, respectivement.
9.5 Interactions médicament-aliments
La prise d’aliments ralentit et réduit l’absorption de l’esoméprazole, quoique cela n’ait aucune influence significative sur l’effet de l’esoméprazole sur l’acidité intragastrique.
9.6 Interactions médicament-plantes médicinales
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Pendant un traitement avec un antisécrétoire, les taux de CgA augmentent en raison de la baisse de l’acidité gastrique. L’augmentation des taux de CgA peut interférer avec les analyses de dépistage des tumeurs neuroendocrines. Pour éviter une telle interférence, le traitement par Teva-Esomeprazole doit être interrompu 14 jours avant les mesures du taux de CgA pour permettre aux taux de CgA pouvant être faussement élevés à la suite d’un traitement par un IPP de revenir aux valeurs de référence (voir Surveillance et épreuves de laboratoire).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Teva-Esomeprazole (esoméprazole) en comprimés à libération retardée et en granules pour suspension orale contient de l’esoméprazole, isomère S de l’oméprazole. Comme l’esoméprazole ne résiste pas aux acides, on l’administre oralement en comprimés formés par la compression de nombreux granules enrobés d’un revêtement gastrorésistant.
L’esoméprazole magnésien, benzimidazole substitué, réduit la sécrétion acide gastrique par un mode d’action hautement ciblé. Après son absorption, l’esoméprazole s’accumule dans le milieu acide des cellules pariétales où il est transformé en sa forme active. Le sulfénamide actif se lie spécifiquement à l’enzyme H+, K+-ATPase (pompe à protons) de façon à bloquer l’étape finale de la production d’acide par les cellules pariétales, réduisant ainsi l’acidité gastrique.
L’esoméprazole inhibe efficacement à la fois la sécrétion d’acide basale et la sécrétion d’acide stimulée.
10.2 Pharmacodynamie
Chez des hommes sains (n = 12), l’administration répétée de 20 mg d’esoméprazole une fois par jour pendant 5 jours a abaissé de 90 % le débit acide maximal moyen après stimulation à la pentagastrine, quand il était mesuré 6 à 7 heures après la prise.
On peut prédire l’effet d’un traitement antisécrétoire en se basant sur la durée de l’inhibition de l’acidité intragastrique à un pH supérieur à 4,0 obtenue avec chaque schéma thérapeutique et sur la durée du traitement.
L’activité antisécrétoire de l’esoméprazole magnésien a été examinée chez des patients présentant un reflux pathologique non érosif. Des comprimés d’esoméprazole à 20 mg et à 40 mg ont été administrés pendant 5 jours, et le pourcentage de temps où le pH intragastrique était > 4 sur une période de 24 heures a été évalué au jour 5, comme le montre le tableau suivant :
Tableau 6 – Effet sur le pH intragastrique au jour 5 (n = 36)
Paramètre Esoméprazole 40 mg Esoméprazole 20 mg
% de temps où le pH gastrique > 4*
(heures) 70 %** (16,8 heures) % (12,7 heures)
coefficient de variation 26 % 37 %
pH médian sur 24 heures 4,9** 4,1
coefficient de variation 16 % 27 %
* Le pH gastrique a été mesuré sur une période de 24 heures
** p < 0,01; esoméprazole à 40 mg p/r à l’esoméprazole à 20 mg
Autres effets pharmacodynamiques
On a signalé une hausse des concentrations de phosphatase alcaline et des concentrations sériques d’ASAT et d’ALAT chez certains sujets ayant reçu de l’esoméprazole.
Ces résultats sont considérés comme dénués d’importance clinique.
Aucun effet cliniquement significatif n’a été noté sur les autres appareils de l’organisme.
10.3 Pharmacocinétique
Tableau 7 – Résumé des paramètres pharmacocinétiques de l’esoméprazole après une administration orale pendant 5 jours (coefficient de variation en %)
Cmax (mcmol/L) | Tmax (h) | t1/2 (h) | ASC(0-∞) (mcmol*h/L) | |
| Dose unique moyenne esoméprazole à 20 mg | 2,1 (45%) | 1,6 (86 %) | 1,2 (37 %) | 4,2 (59 %) |
| Dose unique moyenne esoméprazole à 40 mg | 4,7 (37%) | 1,6 (50 %) | 1,5 (32 %) | 12,6 (42 %) |
Les valeurs sont des moyennes géométriques sauf celles du tmax qui sont des moyennes arithmétiques.
Absorption
L’absorption de l’esoméprazole chez des sujets sains à jeun produit des concentrations plasmatiques maximales 1 à 2 heures après la prise. La biodisponibilité générale est de 64 % après une seule dose de 40 mg et de 89 % après une administration uniquotidienne répétée par voie orale (40 mg pendant 5 jours). Chez des sujets sains, le volume apparent de distribution à l’état d’équilibre est d’environ 0,22 L/kg de poids corporel. L’esoméprazole est lié à 97 % aux protéines et est stable sur le plan optique in vivo, son inversion en l’autre isomère étant négligeable.
On a effectué une étude du profil pharmacocinétique de l’esoméprazole après l’administration répétée de doses uniquotidiennes de 20 mg et de 40 mg à 36 patients atteints de RPNE.
La prise d’aliments ralentit et réduit l’absorption de l’esoméprazole, quoique cela n’ait aucune influence significative sur l’effet de l’esoméprazole sur l’acidité intragastrique.
Métabolisme
L’esoméprazole subit un métabolisme de premier passage et est complètement métabolisé par le système du cytochrome P450, principalement dans le foie par l’intermédiaire des isozymes CYP 2C19 (S-méphénytoïne hydroxylase) et CYP 3A4. Le CYP 2C19, qui est impliqué dans le métabolisme de tous les inhibiteurs de la pompe à protons actuellement sur le marché, présente un polymorphisme dont l’influence est moins prononcée avec l’esoméprazole qu’avec l’oméprazole. On décrit comme « métaboliseurs lents » les quelque 3 % des personnes de race blanche et les 15 à 20 % des personnes asiatiques chez qui le CYP 2C19 est absent. À l’état d’équilibre (40 mg pendant 5 jours), le ratio entre l’ASC chez les métaboliseurs lents et l’ASC dans le reste de la population est de 2 environ. Il n’est donc pas nécessaire d’ajuster la dose de Teva-Esomeprazole en fonction du CYP 2C19 (voir Système endocrinien et métabolisme et Polymorphisme génétique).
Près de 80 % d’une dose d’esoméprazole par voie orale est excrétée sous forme de métabolites dans l’urine; le reste est récupéré dans les fèces. Moins de 1 % de la molécule mère se retrouve dans l’urine. De 92 à 96 % d’une dose unique par voie orale est récupérée dans l’urine et les fèces en moins de 48 heures. On a décelé neuf métabolites urinaires importants. Les deux principaux sont l’hydroxyesoméprazole et l’acide carboxylique correspondant. On a identifié trois métabolites importants dans le plasma : le dérivé 5-O-desméthyl-, le dérivé sulfoné et l’hydroxyesoméprazole. Les métabolites importants de l’esoméprazole n’exercent aucun effet sur la sécrétion d’acide gastrique.
Lors d’études pharmacocinétiques réalisées chez les animaux, notamment le rat, le chien et la souris, l’oméprazole et/ou ses métabolites n’ont traversé les barrières hémato-encéphalique et placentaire qu’à un faible degré.
Populations particulières et états pathologiques
Enfants (12 à 17 ans) : Dans une étude unicentrique et randomisée, on a examiné la pharmacocinétique de l’esoméprazole chez 28 enfants âgés de 12 à 17 ans atteints de RGO pathologique. Les patients ont reçu de l’esoméprazole à 20 mg ou à 40 mg une fois par jour pendant 8 jours. Le poids corporel ou l’âge n’ont pas eu d’impact sur les valeurs moyennes de la Cmax et de l’ASC de l’esoméprazole. Des hausses plus que proportionnelles à la dose des valeurs moyennes de la Cmax et de l’ASC ont été observées dans les deux groupes de l’étude. Dans l’ensemble, les paramètres pharmacocinétiques de l’esoméprazole chez les enfants âgés de 12 à 17 ans étaient comparables à ceux observés chez les patients adultes atteints de RPNE.
Tableau 8 – Comparaison entre les paramètres pharmacocinétiques observés chez des enfants âgés de 12 à 17 ans atteints de RGO pathologique et ceux notés chez des adultes atteints de RPNE à la suite de la prise quotidienne de doses répétées d’esoméprazole par voie orale
Paramètre pharmacocinétique Enfants (12 à 17 ans)
(n = 28)
Adultes (≥ 18 ans) (n = 36)
20 mg 40 mg 20 mg 40 mg
ASC (μmol•h/L) 3,65 13,86 4,2 12,6
Cmax (μmol/L) 1,45 5,13 2,1 4,7 tmax (h) 2,00 1,75 1,6 1,6 t1/2 λz (h) 0,82 1,22 1,2 1,5 Les données présentées sont des moyennes géométriques de l’ASC, de la Cmax et du t1/2 λz et des valeurs médianes pour le tmax.
La durée du traitement chez les enfants âgés de 12 à 17 ans et chez les adultes était de 8 jours et de 5 jours, respectivement.
Les données ont été obtenues de deux études indépendantes.
- Personnes âgées : Le métabolisme de l’esoméprazole n’est pas significativement différent chez les personnes âgées. Après l’administration répétée par voie orale de 40 mg d’esoméprazole, les valeurs de l’ASC et de la Cmax mesurées chez des sujets âgés sains (6 hommes et 8 femmes entre 71 et 80 ans) étaient similaires aux valeurs mesurées auparavant chez des patients jeunes atteints de RGO pathologique (les ratios des valeurs mesurées chez les sujets âgés sains et les sujets jeunes atteints de RGO pathologique étaient de 1,25 pour l’ASC et de 1,18 pour la Cmax) (voir 4.2 Dose recommandée et ajustement posologique et 7.1.4 Personnes âgées).
- Sexe : Les valeurs de l’ASC et de la Cmax à l’état d’équilibre étaient légèrement plus élevées (13 %) chez les femmes que chez les hommes. Il n’est pas nécessaire d’ajuster la dose en fonction du sexe de la personne (voir 4.2 Dose recommandée et ajustement posologique).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température ambiante contrôlée entre 15 °C et 25 °C.
Garder en lieu sûr hors de la portée et de la vue des enfants.
Voir 12 DIRECTIVES PARTICULIÈRES DE MANIPULATION.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination esoméprazole magnésien dihydraté
commune :
Nom chimique : (T-4)-Bis [5-méthoxy-2-[(S)-(4-méthoxy-3,5-diméthyl-2-pyridinyl)
Méthyl] sulfinyl]-1H-benzimidazolato] magnésium dihydraté
Formule moléculaire : C34H36MgN6O6S2, 2H2O
Masse moléculaire : 749,17 g/mol
Formule de structure :
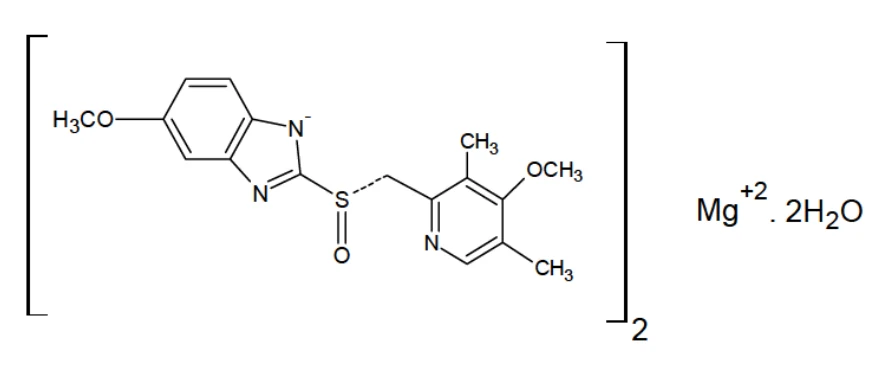
Propriétés physicochimiques : Poudre blanche ou blanchâtre, légèrement hygroscopique.
Solubilité : Il est très soluble dans le diméthylformamide et le DMSO, soluble dans le méthanol et insoluble dans le chlorure de méthylène et l'heptane.
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
Œsophagite par reflux
Plan des essais et démographie des études
Traitement initial : Une méta-analyse des données de 4 essais cliniques, randomisés et à double insu a démontré l’efficacité de l’esoméprazole à 40 mg dans le traitement aigu de l’œsophagite par reflux.
Résultats de l’étude
Traitement initial : La guérison, qui s’accompagnait du soulagement des symptômes, a été observée chez plus de 93 % (analyse selon le protocole) des patients après 8 semaines de traitement.
Traitement d’entretien après guérison de l’œsophagite érosive : Pour le traitement d’entretien de l’œsophagite par reflux, l’esoméprazole à 20 mg une fois par jour a maintenu la guérison de l’œsophagite par reflux et soulagé les symptômes chez la majorité des patients (79 à 93 %) pendant une période de 6 mois.
Reflux pathologique non érosif
Plan et caractéristiques démographiques de l’étude
Cinq essais cliniques multicentriques, randomisés, à double insu et de grande envergure ont comparé un traitement avec l’esoméprazole à 20 mg ou à 40 mg par jour pendant 4 semaines à un traitement avec 20 mg d’oméprazole par jour ou avec un placebo, sur la disparition complète du pyrosis chez des patients atteints de reflux pathologique non érosif (c.-à-d. sans œsophagite macroscopique).
Résultats de l’étude
Tous les traitements actifs ont été très efficaces, sûrs et bien tolérés. Les patients sous esoméprazole (20 ou 40 mg) ont présenté significativement plus de jours et de nuits sans pyrosis que ceux sous placebo.
Traitement d’entretien du reflux pathologique non érosif (au besoin)
Plan et caractéristiques démographiques de l’étude
Des patients ayant obtenu une disparition complète du pyrosis après un traitement initial pour le RPNE ont été randomisés pour recevoir un traitement à double insu pendant 6 mois avec l’esoméprazole à 40 mg ou à 20 mg, ou un placebo, une fois par jour, pris au besoin pour maîtriser les symptômes de RGO pathologique.
Résultats de l’étude
La variable primaire d’efficacité était le temps écoulé avant que le patient soit retiré de l’étude parce qu’il refusait de poursuivre le traitement en cours. L’esoméprazole (20 et 40 mg) s’est révélé supérieur au placebo. Cet agent a fait en sorte que significativement moins de patients ont mis fin à leur traitement et il a maintenu une maîtrise suffisante du pyrosis chez significativement plus de patients que le traitement par placebo.
Tableau 9 – Résultats des études sur le traitement au besoin chez des patients
présentant des symptômes de RGO pathologique, sans œsophagite macroscopique. Proportion de patients refusant de poursuivre le traitement au besoin, analyse selon l’intention de traiter (ITT)
Esoméprazole à 40 mg Esoméprazole à 20 mg Placebo
Étude 1 (n = 721) 11 % 8 % 42 %
Étude 2 (n = 376) 10 % - 33 %
Étude 3 (n = 342) - 14 % 51 %
Ulcères des voies digestives hautes associés aux AINS
Guérison des ulcères gastriques chez les patients devant recevoir des AINS, y compris des AINS sélectifs de la COX-2
Plan et caractéristiques démographiques de l’étude
Deux essais multicentriques, randomisés, à double insu et contrôlés par un agent actif ont été entrepris auprès de 809 patients (analyse selon l’intention de traiter) pendant une période allant jusqu’à 8 semaines afin de comparer les effets de l’esoméprazole (40 mg ou 20 mg une fois par jour) à ceux de la ranitidine (150 mg deux fois par jour) dans la guérison des ulcères gastriques chez des patients prenant des AINS non sélectifs ou des AINS sélectifs de la COX-2. Les patients admis à ces études étaient porteurs d’un ulcère gastrique d’un diamètre égal ou supérieur à 5 mm et étaient âgés de 18 à 88 ans (âge moyen de 58 ans); 32 % étaient de sexe masculin et 68 % de sexe féminin, et 82 % étaient de race blanche, 5 % de race noire, 7 % de race asiatique et 12 % d’une autre race. De ces patients, 85 % prenaient des AINS non sélectifs et 15 % des AINS sélectifs de la COX-2. À la sélection, 77 % des patients étaient H. pylori négatifs et 23 % étaient H. pylori positifs.
Résultats de l’étude
Au cours d’essais cliniques, le traitement par l’esoméprazole (20 mg ou 40 mg) une fois par jour s’est révélé efficace, sûr et bien toléré en concomitance avec des AINS en traitement continu.
Les résultats de ces deux études sont présentés ci-dessous.
Tableau 10 – Taux de guérison des ulcères gastriques observés dans l’ensemble de la population (analyse selon l’intention de traiter) sans égard au type d’AINS
Étude 5 Étude 6 Résultats regroupés
E40 E20 R150 E40 E20 R150 E40 E20 R150 n = 129 n = 138 n = 132 n = 133 n = 138 n = 139 n = 262 n = 276 n = 271
Taux de
guérison
des
ulcères
après
4 sem.
(%)
78,3 79,0 66,7 70,7 72,5 55,4 74,4 75,7 60,9
Valeur pa 0,036b 0,023b - 0,009b 0,003b - < 0,001b < 0,001b -
Taux de
guérison
des
ulcères
après
8 sem.
(%)
91,5 88,4 74,2 85,7 84,8 76,3 88,6 86,6 75,3
Valeur pa < 0,001b < 0,003b - 0,047 0,073 - < 0,001b < 0,001b -
E20 = esoméprazole à 20 mg 1 fois/jour; E40 = esoméprazole à 40 mg 1 f.p.j; R150 = ranitidine à 150 mg 2 f.p.j. a Valeur p, chi carré, par rapport à la ranitidine à 150 mg 2 fois/jour
b Statistiquement significatif par rapport à R150 (correction de Hochberg)
Tableau 11 – Taux de guérison des ulcères gastriques observés en fonction de l’usage d’AINS après 4 et 8 semaines (population regroupée de l’analyse selon l’intention de traiter)
Type d’AINS
Guérison des ulcères
gastriques
E40 n = 262 n/N (%)
E20 n = 276 n/N (%)
R150 n = 271 n/N (%)
APRÈS 4 SEMAINES
Non sélectifs
Taux de guérison observé 164/225 (72,9) 179/242 (74,0) 129/219 (58,9)
Valeur p, chi carréa 0,002b 0,001b
Sélectifs de la COX-2
Taux de guérison observé 31/37 (83,8) 30/34 (88,2) 35/50 (70,0)
Valeur p, chi carréa 0,137 0,050b Type d’AINS
Guérison des ulcères
gastriques
E40 n = 262 n/N (%)
E20 n = 276 n/N (%)
R150 n = 271 n/N (%)
APRÈS 8 SEMAINES
Non sélectifs
Taux de guérison observé 197/225 (87,6) 208/242 (86,0) 163/219 (74,4)
Valeur p, chi carréa < 0,001b
0,002b
Sélectifs de la COX-2
Taux de guérison observé 35/37 (94,6) 31/34 (91,2) 40/50 (80,0)
Valeur p, chi carréa 0,051 0,165 E20 = esoméprazole à 20 mg 1 fois/jour; E40 = esoméprazole à 40 mg 1 fois/jour; R150 = ranitidine à 150 mg 2 fois/jour.
a Valeur p par rapport à R150.
b Statistiquement significatif.
Remarque : Deux patients du groupe R150 (1 dans chaque étude) ne prenaient pas d’AINS avant ou pendant l’étude; ils ont été classés comme « non évalués » et leurs données ne figurent pas dans ce tableau. Le traitement par un AINS sélectif de la COX-2 est défini comme la prise d’un inhibiteur de la COX-2 en monothérapie pendant les 4 semaines précédant l’œsophagogastroduodénoscopie initiale; le traitement par un AINS non sélectif est défini comme la prise de tout autre AINS ou d’un AINS sélectif de la COX-2 en concomitance avec un AINS non sélectif pendant les 4 semaines précédant
l’œsophagogastroduodénoscopie initiale.
Réduction du risque d’ulcères gastriques associés au traitement par AINS, y compris des AINS sélectifs de la COX-2
Plan et caractéristiques démographiques de l’étude
Dans deux essais multicentriques, randomisés, à double insu et contrôlés par placebo de grande envergure, l’esoméprazole (40 mg ou 20 mg 1 fois par jour) a été comparé à un placebo dans la réduction du risque d’ulcères gastriques associés au traitement par AINS auprès de 1378 patients (analyse selon l’intention de traiter). Les patients admis à ces études étaient âgés de 21 à 89 ans (âge moyen de 65 ans); 29 % étaient de sexe masculin et 71 % de sexe féminin, et 82 % étaient de race blanche, 5 % de race noire, 4 % de race asiatique et 8 % d’une autre race. De ces patients, 71 % prenaient des AINS non sélectifs et 29 % des AINS sélectifs de la COX-2. À la sélection, 88 % étaient H. pylori-négatifs et 11 % étaient H. pylori-positifs; ce paramètre n’était pas connu pour 1 % des sujets. Des patients à risque d’ulcères et prenant des AINS non sélectifs ou des AINS sélectifs de la COX-2 ont été traités pendant une période de 6 mois.
Dans les deux études sur la réduction du risque, un ulcère était défini par les caractéristiques suivantes : une base (concavité blanche ou grisâtre, circulaire ou elliptique, de la muqueuse, pouvant être lisse et régulière), une marge (distincte, bien délimitée, régulière, lisse et habituellement surélevée par rapport à la base de l’ulcère) et l’absence d’une masse associée ou d’autres caractéristiques évoquant une affection maligne. L’étude 13 était considérée comme déterminante parce que des mesures quantitatives du diamètre des ulcères ont été notées. L’étude 14 a été considérée comme une étude à l’appui parce qu’aucune mesure du diamètre des lésions n’accompagnait la définition qualitative de l’ulcère.
Résultats de l’étude
Au cours d’essais cliniques, le traitement par l’esoméprazole (20 mg ou 40 mg) une fois par jour s’est révélé efficace, sûr et bien toléré en concomitance avec des AINS en traitement continu.
Les patients traités par l’esoméprazole à 40 mg ou à 20 mg présentaient des taux estimés d’absence d’ulcères significativement plus élevés comparativement aux patients ayant reçu le placebo, comme le montrent les résultats ci-dessous.
Il a été démontré que les patients recevant l’esoméprazole à 20 et à 40 mg avaient obtenu une réduction significative de la fréquence des ulcères (> 5 mm) comparativement à ceux recevant le placebo (p = 0,01 dans les deux cas).
Tableau 12 – Proportion de patients exempts d’ulcères gastriques ou duodénaux après
6 mois dans la population de l’analyse selon l’intention de traiter
E40
Étude 13
E20
Placebo
E40
Étude 14
E20
Placebo
(n = 196) (n =1 92) (n = 185) (n =2 71) (n = 267) (n= 267) Taux de
réponse (%) 95,9 % 95,3 % 89,2 % 95,9 % 95,5 % 82,8 %
Valeur p* 0,0074 0,0180 - < 0,0001 < 0,0001 -
E20 = esoméprazole à 20 mg 1 fois/jour; E40 = esoméprazole à 40 mg 1 fois/jour
* Valeur p, test de Mantel-Haenzel (par rapport au placebo)
Enfants (12 à 17 ans)
Enfants âgés de 12 à 17 ans atteints de RGO pathologique
Plan et caractéristiques démographiques de l’étude
Dans une étude multicentrique, randomisée, à double insu et avec groupes parallèles, des enfants âgés de 12 à 17 ans (n = 149; 89 filles, 124 de race blanche, 15 de race noire, 10 d’une autre race) chez qui on avait posé un diagnostic clinique de RGO pathologique ont été traités avec l’esoméprazole à 20 mg ou à 40 mg une fois par jour pendant une période allant jusqu’à 8 semaines pour évaluer l’innocuité et la tolérabilité du traitement. Les patients n’ont pas subi d’endoscopie pour déterminer la présence ou l’absence d’une œsophagite par reflux.
Résultats de l’étude
L’emploi de l’esoméprazole chez les enfants âgés de 12 à 17 ans pour le traitement du RGO pathologique est étayé par l’extrapolation de résultats déjà inclus dans la monographie actuellement approuvée et obtenus à partir : a) d’études adéquates et bien contrôlées menées auprès d’adultes qui appuient l’approbation de l’esoméprazole chez les adultes, et aussi : b) d’études pharmacocinétiques et sur l’innocuité chez les enfants (voir Enfants (12 à 17 ans), 8.2.1 Effets indésirables observés au cours des essais cliniques (enfants), Œsophagite par reflux – Résultats de l'étude et Reflux pathologique non érosif – Résultats de l'étude).
14.3 Études de biodisponibilité comparatives
Une étude à double insu, à répartition aléatoire, à dose unique, portant sur deux traitements administrés selon deux séquences et étalés sur deux périodes avec inversion de traitement visant à comparer la biodisponibilité des comprimés à libération retardée à 40 mg Teva-Esomeprazole (esoméprazole magnésien dihydraté; Teva Canada Limitée) avec celle des comprimés à libération retardée à 40 mg NEXIUM® (esoméprazole magnésien trihydraté; AstraZeneca Canada Inc.) a été menée auprès de 42 adultes de sexe masculin, volontaires, sains et à jeun. Un résumé des données sur la biodisponibilité obtenues auprès des 38 sujets qui ont terminé l'étude est présenté dans le tableau ci-dessous.
Tableau 13 – Données comparatives sur la biodisponibilité pour les comprimés à libération retardée Teva-Esomeprazole et les comprimés à libération retardée NEXIUM® dans des conditions de jeûne
Esoméprazole
(1 × 40 mg)
De données mesurées Moyenne géométrique Moyenne arithmétique (CV %)
| Paramètre | Produit testé* | Produit de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance |
ASCT (µg•h/mL) | 7,14 7,94 (44,96) | 7,47 8,35 (45,22) | 95,62 | 89,53 - 102,12 |
ASCI (µg•h/mL) | 7,27 8,07 (44,90) | 7,61 8,51 (45,33) | 95,47 | 89,45 - 101,90 |
Cmax (µg/mL) | 2,06 2,16 (33,01) | 2,30 2,42 (29,00) | 89,78 | 84,45 - 95,44 |
| Tmax§ (h) | 2,25 (1,50 - 4,50) | 2,25 (1,25 – 4,00) | ||
| T½¶ (h) | 1,82 (28,07) | 1,81 (25,46) |
* Comprimés Teva-Esomeprazole (esoméprazole magnésien dihydraté) à libération retardée à 40 mg (Teva Canada Limitée)
† Les comprimés NEXIUM® (esoméprazole magnésien trihydraté) à libération retardée à 40 mg (AstraZeneca Canada Inc.) ont été achetés au Canada.
§ Représenté soit sous forme de médiane (plage) seulement.
¶ Représenté sous forme de moyenne arithmétique seulement (CV %).
Une étude à double insu, à répartition aléatoire, à dose unique, portant sur deux traitements administrés selon deux séquences et étalés sur deux périodes avec inversion de traitement visant à comparer la biodisponibilité des comprimés à libération retardée à 40 mg Teva-Esomeprazole (esoméprazole magnésien dihydraté; Teva Canada Limitée) avec celle des comprimés à libération retardée à 40 mg NEXIUM® (esoméprazole magnésien trihydraté; AstraZeneca Canada Inc.) a été menée auprès de 68 adultes de sexe masculin, volontaires, sains et nourris normalement. Un résumé des données sur la biodisponibilité obtenues auprès des 66 sujets qui ont terminé l'étude est présenté dans le tableau ci-dessous.
Tableau 14 – Données comparatives sur la biodisponibilité pour les comprimés à libération retardée Teva-Esomeprazole et les comprimés à libération retardée NEXIUM® dans des conditions d’alimentation normale
Esoméprazole
(1 × 40 mg)
De données mesurées Moyenne géométrique Moyenne arithmétique (CV %)
| Paramètre | Produit testé* | Produit de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance |
ASCT (ng•h/mL) | 4516,83 5427,19 (54,09) | 4153,62 5163,92 (56,34) | 108,74 | 101,33 - 116,70 |
ASCI (ng•h/mL) | 4831,75 5767,37 (55,70) | 4523,99 5673,41 (52,18) | 106,80 | 99,94 - 114,14 |
Cmax (ng/mL) | 919,73 1052,30 (47,82) | 955,40 1119,70 (48,15) | 96,27 | 88,46 - 104,77 |
| Tmax§ (h) | 5,25 (2,50 - 12,00) | 5,00 (2,00 - 10,00) | ||
| T½¶ (h) | 2,19 (41,46) | 2,07 (31,98) |
* Comprimés Teva-Esomeprazole (esoméprazole magnésien dihydraté) à libération retardée à 40 mg (Teva Canada Limitée)
† Les comprimés NEXIUM® (esoméprazole magnésien trihydraté) à libération retardée à 40 mg (AstraZeneca Canada Inc.) ont été achetés au Canada.
§ Représenté soit sous forme de médiane (plage) seulement.
¶ Représenté sous forme de moyenne arithmétique seulement (CV %).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité d’une seule dose
Tableau 15 – Études de toxicité aiguë avec l’esoméprazole
Espèce
Sexe Voie
d’administration
Dose minimale létale
(mg/kg)
Dose maximale non létale
(mg/kg)
Rat M p.o.1 930 480
F p.o.1 480 240
Rat M i.v.2 290 170
F i.v.2 290 170
1 solution aqueuse; 2 solution physiologique salée
La toxicité d’une seule dose d’esoméprazole administrée par voie orale ou i.v. a été étudiée chez le rat Wistar et comparée à celle de l’oméprazole. Peu importe si la voie d’administration est orale ou intraveineuse, les effets de l’esoméprazole étaient semblables à ceux rapportés antérieurement pour l’oméprazole. On a observé une différence faible mais nette de réponse entre les sexes.
La toxicité aiguë s’est manifestée principalement par une diminution de l’activité motrice, et des changements dans la fréquence respiratoire et la respiration abdominale. On a également constaté des convulsions cloniques intermittentes, accompagnées parfois de dyspnée, de ptyalisme, de cyanose, de tremblements, d’ataxie et/ou d’un grand ralentissement de l’activité motrice. La mort est survenue dans les 23 heures suivant la prise orale ou les 2 heures suivant l’injection i.v.
Toxicité de doses répétées
La toxicité de doses répétées d’esoméprazole administrées oralement a été étudiée chez le rat (Wistar et Sprague-Dawley) et le chien. Les rats ont reçu des doses orales de 14-280 mg/kg et les chiens, des doses orales de 0,66-28 mg/kg pendant un maximum de 3 mois. L’esoméprazole est peu toxique pour l’organisme. On a observé de faibles variations hématologiques indiquant une légère anémie microcytaire hypochrome (probablement due à une carence en fer) chez les rats adultes, après un traitement avec des doses élevées répétées d’esoméprazole ou d’oméprazole administrées par voie orale. De faibles variations similaires ont été notées chez les lapines gravides, mais elles n’ont pas été constatées chez les chiens traités par l’esoméprazole. Chez le rat et le chien, des changements histopathologiques gastriques ont été constatés aux doses intermédiaire et élevée (rat : 69 et 280 mg/kg; chien : 5,5 et 28 mg/kg). Il s’agissait d’une atrophie proportionnelle à la dose des cellules principales, d’une hyperplasie muqueuse et/ou d’une nécrose focale des glandes gastriques, accompagnées d’une augmentation proportionnelle à la dose du poids de l’estomac et des taux sériques de gastrine. Ces changements étaient prévus et conformes aux observations faites antérieurement avec de fortes doses d’oméprazole. Ces effets résultent de la stimulation de la gastrine et/ou de l’inhibition de la sécrétion acide gastrique.
Cancérogénicité
Une étude de 18 mois sur des souris ayant reçu des doses orales de 14, 44 et 140 mg/kg/jour d’oméprazole n’a révélé aucun potentiel cancérogène. Une étude de 24 mois effectuée sur des rats auxquels on a administré par voie orale des doses de 14, 44 et 140 mg/kg/jour n’a mis en évidence aucun accroissement du nombre de carcinomes dans les organes. On a cependant constaté une augmentation proportionnelle à la dose et à la durée d’administration des proliférations d’apparence tumorale dans l’estomac. L’examen histologique a montré une continuité entre l’hyperplasie diffuse des cellules ECL de la couche basale des glandes gastriques et les micronodules moins fréquents ainsi que des proliférations occasionnelles d’apparence tumorale dont certaines atteignaient la sous-muqueuse. Les proliférations ont été classées comme des carcinoïdes gastriques. La prolifération des cellules ECL et la formation de carcinoïdes se sont produites plus fréquemment chez les rates. On n’a identifié aucune métastase chez les animaux étudiés, ni observé de carcinoïdes après l’administration prolongée d’oméprazole à des souris et à des chiens.
Un grand nombre d’études ont révélé qu’une hypergastrinémie prononcée et persistante était la cause de l’apparition des carcinoïdes à cellules ECL gastriques chez le rat. De tels carcinoïdes ont été constatés après l’administration d’autres inhibiteurs de la sécrétion acide, comme des antagonistes des récepteurs H2 et d’autres inhibiteurs de la pompe à protons, à des rats pendant toute leur vie. Une fundusectomie partielle a donné lieu à une hypergastrinémie et à des carcinoïdes à cellules ECL gastriques dans le reste de la muqueuse du fundus, vers la fin de la vie des rats.
Carcinoïdes à cellules ECL gastriques
Des études approfondies ont été effectuées pour expliquer l’hyperplasie des cellules ECL et la présence de carcinoïdes gastriques chez les rats. Dans une série d’expériences sur des rats, on a séparé par intervention chirurgicale l’antre du reste de l’estomac. Le fait d’éliminer de cette façon l’acide provenant de l’antre a provoqué une hypergastrinémie prononcée, et consécutivement, la prolifération des cellules ECL gastriques. En éliminant la source de gastrine, l’antrectomie a provoqué une hypogastrinémie et réduit la densité des cellules ECL gastriques. Ces expériences ont indiqué que la gastrine a un effet trophique direct sur ces cellules. Dans une autre série d’expériences, de fortes doses d’oméprazole et d’un inhibiteur des récepteurs H2 de l’histamine ont entraîné une hypergastrinémie et augmenté la densité des cellules ECL. Chez les rats antrectomisés qui avaient reçu une dose élevée d’oméprazole, les taux de gastrine plasmatique sont demeurés normaux; par conséquent, il n’y a eu aucune augmentation de la densité des cellules ECL. Ces expériences ont permis de conclure que i) l’inhibition de la sécrétion acide gastrique par de fortes doses d’oméprazole ou d’un inhibiteur des récepteurs H2 de l’histamine suscite une rétroaction naturelle qui mène à l’hypergastrinémie; ii) à la longue, l’hypergastrinémie entraîne la prolifération des cellules ECL gastriques; et iii) l’oméprazole n’exerce aucun effet trophique direct sur les cellules ECL gastriques.
Les résultats d’une autre étude de toxicité à long terme (24 mois) effectuée chez des rates (à raison de 1,8 à 14 mg/kg/jour) ont confirmé que les carcinoïdes à cellules ECL étaient des tumeurs qui se manifestaient à la toute fin de leur vie et qu’il existait une corrélation linéaire entre la fréquence des carcinoïdes et la dose d’oméprazole (1,8 à 140 mg/kg/jour). On n’a trouvé aucun carcinoïde chez les rats qui avaient reçu 14 mg/kg/jour d’oméprazole pendant 12 mois; l’hyperplasie des cellules ECL s’est corrigée pendant les 12 mois sans traitement qui ont suivi.
On n’a observé aucun carcinoïde pendant l’étude de carcinogénicité de 18 mois chez la souris ou durant un essai biologique de carcinogénicité de 6 mois mené avec l’oméprazole chez des souris p53 ± hétérozygotes et C57BL/6 (lignée de base) à des doses allant jusqu’à 830 mg/kg/jour, ni d’ailleurs chez des chiens ayant reçu 0,17 mg/kg/jour d’oméprazole pendant 7 ans.
Mutagénicité
L’esoméprazole ne s’est pas avéré mutagène dans un test d’Ames sur Salmonella in vitro, mais il a été clastogène dans un test d'aberrations chromosomiques sur des lymphocytes périphériques humains in vitro. Dans une étude comparative sur des lymphocytes périphériques humains, l’esoméprazole, l’oméprazole, l’énantiomère R de l’oméprazole et le lansoprazole ont tous produit le même type d’aberrations chromosomiques, et au même degré. L’esoméprazole n’a présenté aucun signe de pouvoir mutagène in vivo dans un test du micronoyau chez la souris et un test d’aberrations chromosomiques dans la moelle osseuse de rat, malgré une exposition considérable.
Toxicologie pour la reproduction et le développement
On a noté la présence de légers signes de toxicité maternelle chez les rates gravides traitées oralement par l’esoméprazole ou l’oméprazole à des doses allant jusqu’à 280 mg/kg/jour. Toutefois, aucun effet indésirable n’a pu être détecté pour ce qui est de la survie ou du développement de l’embryon ou du fœtus. L’exposition générale de l’esoméprazole chez ces animaux était considérablement plus élevée que celle observée dans un contexte clinique, indiquant une marge d’innocuité adéquate.
Il a aussi été démontré qu’un traitement chez les lapines gravides par l’esoméprazole ou l’oméprazole ne semble pas avoir un effet sur le développement de l’embryon et du fœtus. Toutefois, on a noté une toxicité maternelle grave et proportionnelle à la dose à des doses relativement faibles et par l’exposition à l’esoméprazole/oméprazole, ce qui a entraîné des effets mineurs sur les portées (une légère réduction du poids fœtal et une faible augmentation de l'incidence de malformations squelettiques mineures à des doses de 26 et de 86 mg/kg/jour). Même si l’exposition à l’esoméprazole a été relativement faible chez de nombreuses lapines, la dose utilisée la plus élevée n’a pu être augmentée en raison de la toxicité maternelle.
Toxicité chez les jeunes animaux
Les taux de liaison aux protéines plasmatiques pour l’esoméprazole étaient comparables (environ 90 %) chez les rats nouveau-nés, juvéniles et jeunes adultes. Le degré de liaison chez le chien était d’environ 85 à 90 % et, encore une fois, ne semblait pas varier selon l’âge.
Chez les rats et les chiens juvéniles, l’exposition à l’esoméprazole était généralement comparable entre les mâles et les femelles. Toutefois, on a constaté une légère tendance vers une exposition plus élevée chez les rates par rapport aux rats à la dose la plus élevée au jour posologique 28. La Cmax de l’esoméprazole a été observée entre 10 et 60 minutes chez les rats juvéniles, et généralement après 20 minutes chez les chiens juvéniles. En règle générale, l’exposition augmentait plus que proportionnellement à l’accroissement de la dose, à la fois chez les rats et les chiens juvéniles.
On a constaté une diminution notable de l’ASC pour l’esoméprazole et l’oméprazole chez les rats juvéniles et pour l’esoméprazole chez les chiens juvéniles en fonction de la durée du traitement et/ou de l’âge des animaux. Ainsi, les valeurs de l’ASC étaient 10 fois inférieures après un traitement uniquotidien de 1 mois chez les rats et après un traitement uniquotidien de 2 ou 3 mois chez les chiens, par comparaison avec le jour posologique 1. La diminution de l’exposition chez les chiens était semblable, peu importe si l’esoméprazole était administré une fois par jour ou de façon intermittente, c.-à-d. une fois tous les 14 jours. Toutefois, lorsqu’on a intensifié la posologie de l’esoméprazole, passant d’une administration uniquotidienne à une administration biquotidienne à partir du jour posologique 28, l’ASC et la Cmax suivant la deuxième dose quotidienne étaient plus élevées que les valeurs obtenues après la première dose quotidienne, dans la plupart des échantillonnages. Par conséquent, l’administration de la 2e dose a entraîné une exposition accrue plus que proportionnelle à la dose, et les valeurs d’ASC étaient seulement 3 fois inférieures au jour posologique 91, par comparaison avec le jour posologique 1. Ainsi, cet accroissement de la dose d’esoméprazole, passant d’une administration uniquotidienne à une administration biquotidienne à partir du jour posologique 28, a entraîné une exposition au jour posologique 91 qui était environ 5 fois plus élevée que celle obtenue à la suite d’une administration uniquotidienne pendant la durée de l’étude.
Une analyse de 6 activités spécifiques à l’isoenzyme CYP dans les microsomes hépatiques provenant de chiens juvéniles et jeunes adultes a révélé une certaine hausse de l’activité EROD (reflétant une activité de CYP1A1/2) et également une légère augmentation de l’activité CZXH (reflétant une activité de CYP2E1), après un traitement par l’esoméprazole, par comparaison avec les animaux traités par l’excipient. Toutefois, d’autres activités des isoformes CYP ont diminué ou n’ont pas été modifiées, et des variations similaires ont été observées à la fois chez les chiots et les chiens jeunes adultes traités par l’esoméprazole une fois par jour ou deux fois par jour ou seulement de façon intermittente (une fois tous les 14 jours). De plus, le taux de clairance intrinsèque in vitro, la demi-vie et les profils métaboliques de l’esoméprazole dans les microsomes hépatiques provenant de chiens étaient semblables, peu importe le sexe, le traitement/l’excipient, le schéma posologique ou l’âge des chiots. Par conséquent, la hausse de l’activité EROD et CZXH n’était pas reflétée dans la clairance de l’esoméprazole dans les microsomes hépatiques du chien. On suppose ainsi que le métabolisme de l’esoméprazole est principalement assuré par d’autres isoenzymes CYP.
On n’a pas observé de toxicité et/ou d’autres effets inattendus à la suite d’un traitement par l’esoméprazole chez le rat ou le chien durant la période néonatale et l’allaitement et après le sevrage, par comparaison à ceux observés auparavant chez les animaux adultes.
On a noté des signes d’atteinte du SNC et des décès au début de la période posologique aux doses les plus élevées d’esoméprazole chez les rats et les chiens nouveau-nés/juvéniles. Cet effet peut être attribué aux concentrations plasmatiques élevées d’esoméprazole obtenues à cet âge de l’animal. Ces concentrations plasmatiques se situaient dans les limites où l’on avait observé auparavant des signes d’atteinte du SNC (mais pas de mortalité) chez les animaux adultes, mais des effets additionnels tels que la déshydratation/l’inanition répétée chez les nouveau-nés touchés ont probablement contribué à l’état général médiocre et à la mortalité chez ces jeunes animaux.
Comme il a été observé chez les rats adultes et les lapines gravides, on a noté une anémie microcytaire hypochrome (qui était probablement due à une carence en fer) à la fois chez les rats et les chiens juvéniles traités par l’esoméprazole. Il a été démontré que cette réaction, qui était plus marquée chez les jeunes animaux par comparaison à celle observée auparavant chez les animaux adultes, était proportionnelle à la dose et liée à la durée du traitement, mais celle-ci était entièrement réversible à la fin de la période de rétablissement sans médicament.
Le faible taux observé de variations du nombre de cellules ECL dans la muqueuse gastrique chez les rats et les chiens juvéniles et l’absence complète d’autres changements histopathologiques dans l’estomac indiquent que les rats et les chiens nouveau-nés/juvéniles ne sont pas plus susceptibles de présenter des modifications prolifératives dans la muqueuse gastrique à la suite d’un traitement par l’esoméprazole, par comparaison avec les animaux adultes.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. NEXIUM® (comprimés à libération retardée, 20 mg et 40 mg), numéro de contrôle de la présentation : 251874, monographie de produit, AstraZeneca Canada Inc., 16 septembre 2021.