


Monographie de produit - Teva-Fulvestrant Injection
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
........................................................ 22
RENSEIGNEMENTS PHARMACEUTIQUES ..................................................................... 22 ESSAIS CLINIQUES ............................................................................................................. 23 PHARMACOLOGIE DÉTAILLÉE ....................................................................................... 37 TOXICOLOGIE ...................................................................................................................... 38 RÉFÉRENCES ........................................................................................................................ 41
PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR ............................ 42
PrTEVA-FULVESTRANT INJECTABLE
Fulvestrant injectable
Solution stérile pour injection
50 mg/mL
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique / Teneur | Ingrédients non médicinaux d’importance clinique |
| Injection intramusculaire | Seringue préremplie de solution injectable à 50 mg/mL | Alcool benzylique, benzoate de benzyle, éthanol à 96 %, huile de ricin |
INDICATIONS ET UTILISATION CLINIQUE
TEVA-FULVESTRANT INJECTABLE (fulvestrant) est indiqué dans :
- le traitement du cancer du sein localement avancé ou métastatique à récepteurs d’œstrogènes positifs et à récepteur 2 du facteur de croissance épidermique humain (HER2) négatif chez les femmes ménopausées n’ayant jamais reçu un traitement endocrinien, ou
- le traitement hormonal du cancer du sein localement avancé ou métastatique chez les femmes ménopausées de tout âge chez lesquelles la maladie a progressé après un traitement antiœstrogénique.
Personnes âgées :
Il n’est pas nécessaire de modifier la posologie chez les personnes âgées.
Enfants :
TEVA-FULVESTRANT INJECTABLE n’est pas recommandé chez les enfants, car son innocuité et son efficacité n’ont pas été établies dans ce groupe d’âge.
CONTRE-INDICATIONS
Hypersensibilité connue au fulvestrant ou à l’un ou l’autre des excipients de la préparation.
Pour connaître la liste complète des ingrédients, reportez-vous à la section Formes pharmaceutiques, composition et conditionnement de la présente monographie.
- Grossesse et allaitement.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Il est peu probable que TEVA-FULVESTRANT INJECTABLE (fulvestrant) nuise à la capacité de conduire un véhicule ou de faire fonctionner des machines. Cependant, étant donné que des cas d’asthénie ont été signalés chez des patientes recevant ce traitement, les femmes qui ressentent ce symptôme doivent se montrer prudentes sur la route ou lors de l’utilisation de machines.
Des manifestations liées au point d’injection, y compris des cas de sciatique, de névralgie, de douleur neuropathique et de neuropathie périphérique, ont été signalées avec l’injection de fulvestrant. Des précautions doivent être prises pendant l’administration de TEVA-FULVESTRANT INJECTABLE dans le dorsofessier en raison de la proximité du nerf sciatique et des gros vaisseaux sanguins sous-jacents (voir POSOLOGIE ET ADMINISTRATION et EFFETS INDÉSIRABLES).
Système sanguin
En raison de la voie d’administration (injection intramusculaire), on doit faire preuve de prudence lors du traitement de patientes qui prennent des anticoagulants ou qui présentent une diathèse hémorragique ou une thrombocytopénie.
Fonction hépatique
Le fulvestrant est associé à une hausse des transaminases, de la bilirubine et des phosphatases alcalines. Dans certains cas, l’interruption du traitement a entraîné une amélioration des taux de transaminases et de bilirubine.
Une analyse a posteriori de l’étude déterminante CONFIRM a mis en évidence 9 (1,2 %) cas potentiels de loi de Hy, ce qui peut laisser prévoir la survenue d’événements hépatiques graves plus nombreux lors de la pharmacovigilance.
Des cas d’insuffisance hépatique (dont certains mortels) ont été signalés chez des patientes traitées par le fulvestrant. Or, compte tenu de l’absence de signes évidents de métastases hépatiques chez ces patientes et de la relation temporelle claire entre ces événements et l’emploi du fulvestrant, on ne peut exclure la possibilité qu’il existe un lien de cause à effet entre ces événements et le fulvestrant (voir EFFETS INDÉSIRABLES). On recommande donc d’effectuer des épreuves de la fonction hépatique de façon régulière ou lorsque l’état clinique le justifie.
Système immunitaire
L’administration de ce produit peut entraîner un œdème de Quincke, une urticaire ou d’autres réactions d’hypersensibilité. Celles-ci peuvent rapidement faire suite à l’injection ou, comme dans un cas d’œdème de Quincke qui a été signalé, survenir plusieurs jours après. Des réactions locales au point d’injection (p. ex. prurit et urticaire) peuvent se produire même si aucun incident n’est survenu lors d’injections précédentes. D’ailleurs, certains comptes rendus font état de réactions locales s’étant transformées en réactions allergiques généralisées (p. ex. urticaire généralisée) au fil du temps. Il pourrait donc être nécessaire, le cas échéant, de mettre fin au traitement par TEVA-FULVESTRANT INJECTABLE.
Appareil locomoteur
Il n’existe pas de données à long terme sur l’effet du fulvestrant sur les os, mais compte tenu du mode d’action de cet agent, il existe un risque potentiel d’ostéoporose. Ce type de données n’a pas été collecté lors du suivi à long terme de l’étude CONFIRM.
Fonction rénale
Il faut faire preuve de prudence lors du traitement de patientes dont la clairance de la créatinine est inférieure à 30 mL/min.
Immunodosage de l’œstradiol sérique
TEVA-FULVESTRANT INJECTABLE peut interférer avec la mesure de l’œstradiol par immunodosage, produisant des taux d’œstradiol faussement élevés (voir INTERACTIONS MÉDICAMENTEUSES, Effets du médicament sur les résultats des épreuves de laboratoire).
Populations particulières
Femmes enceintes : TEVA-FULVESTRANT INJECTABLE est contre-indiqué chez les femmes enceintes.
L’administration de TEVA-FULVESTRANT INJECTABLE à une femme enceinte peut faire du tort au fœtus. Il faut aviser les femmes aptes à procréer d’utiliser une méthode de contraception efficace durant le traitement par TEVA-FULVESTRANT INJECTABLE et pendant au moins 2 ans après la dernière dose.
Les patientes qui deviennent enceintes pendant le traitement par TEVA-FULVESTRANT INJECTABLE doivent être informées des risques possibles pour le fœtus ainsi que du risque de fausse-couche.
Femmes qui allaitent : TEVA-FULVESTRANT INJECTABLE est contre-indiqué chez les femmes qui allaitent.
Chez le rat, la quantité de fulvestrant qui se retrouve dans le lait maternel dépasse largement les concentrations plasmatiques. Dans le cas de l’humain, on ignore si le fulvestrant est excrété dans le lait maternel, mais comme plusieurs médicaments le sont et que TEVA-FULVESTRANT INJECTABLE pourrait avoir des effets indésirables graves chez un nourrisson, la femme qui allaite devra soit y renoncer, soit abandonner le traitement.
Enfants : TEVA-FULVESTRANT INJECTABLE n’est pas recommandé chez les enfants, car son innocuité et son efficacité n’ont pas été établies dans ce groupe d’âge.
Insuffisance hépatique : Le fulvestrant étant métabolisé principalement dans le foie, une réduction de sa clairance peut être observée chez les insuffisantes hépatiques. D’ailleurs, les données pharmacocinétiques montrent que la clairance du médicament est en moyenne 2,2 fois plus faible chez les femme atteintes d’insuffisance hépatique modérée que chez les femmes en bonne santé. Chez ces femmes (stade B de Child-Pugh), l’ASC moyenne du fulvestrant accuse une augmentation d’environ 70 % par rapport à celle observée chez les femmes ayant une fonction hépatique normale (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique). Il n’existe pas de données sur l’efficacité et l’innocuité du fulvestrant chez les femmes qui ont un cancer du sein et qui sont atteintes d’insuffisance hépatique.
L’administration de TEVA-FULVESTRANT INJECTABLE à une patiente atteinte d’insuffisance hépatique légère ou modérée commande la prudence. Il faut en outre évaluer soigneusement les risques et les bienfaits potentiels avant d’utiliser cet agent chez celles qui présentent une insuffisance hépatique modérée. Finalement, comme TEVA-FULVESTRANT INJECTABLE n’a pas fait l’objet d’études chez les femmes atteintes d’insuffisance hépatique grave (stade C de Child-Pugh), ce médicament n’est pas recommandé chez ces dernières.
Surveillance et épreuves de laboratoire
On devrait procéder à des tests de la fonction hépatique sur une base régulière ou lorsque cela est indiqué sur le plan clinique (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles hépatiques).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Le fulvestrant a été bien toléré à la dose de 500 mg, la marge de tolérabilité de celle-ci étant comparable à celle observée avec la dose de 250 mg. Les réactions au point d’injection et les réactions d’hypersensibilité (le prurit surtout) sont deux des effets indésirables pour lesquels il existe des données indiquant qu’ils ont été plus nombreux avec la dose de 500 mg qu’avec celle de 250 mg, ce qui concorde avec le fait qu’il faut plus d’injections pour administrer la première que la deuxième.
L’examen des données provenant des essais cliniques sur le fulvestrant a fait ressortir un certain nombre d’effets indésirables pour lesquels un lien de cause à effet avec la dose de 500 mg a été établi. Ces effets ont été groupés dans des catégories de fréquence, d’après le nombre d’occurrences de termes semblables recommandés par le Medical Dictionary for Regulatory Activities (MedDRA) pour décrire un effet indésirable. La fréquence a été établie en fonction de l’ensemble des effets indésirables signalés, peu importe si le chercheur a déterminé ou non un lien de cause à effet. Les effets suivants ont identifiés comme étant très fréquents (fréquence ≥ 10 %) : réactions au point d’injection (y compris de plus graves cas de sciatique, de névralgie, de douleur neuropathique et de neuropathie périphérique liés au point d'injection), asthénie, douleurs articulaires et musculo-squelettiques (y compris arthralgie, et moins fréquemment douleurs musculo-squelettiques, dorsalgie, myalgie et douleur aux extrémités), nausées, réactions d’hypersensibilité, éruptions cutanées et bouffées de chaleur. Les effets courants (fréquence ≥ 1 %, mais < 10 %) étaient les céphalées, la réduction du nombre de plaquettes, les vomissements, la diarrhée, l<anorexie et les infections des voies urinaires.
Des cas d’hépatotoxicité ont été signalés chez des patientes traitées par le fulvestrant. Une élévation des enzymes hépatiques (ALT, AST, phosphatase alcaline) a été signalée très fréquemment (fréquence ≥ 10 %), une élévation du taux de bilirubine et une réduction du nombre de plaquettes ont été observées fréquemment (fréquence ≥ 1 % mais < 10 %) et une élévation du taux de gamma-glutamyl transférase et une hausse des cas d’hépatite ont été rapportés peu fréquemment (fréquence ≥ 0,1 % et < 1 %) chez les patientes traitées par le fulvestrant. Dans certains cas, l’interruption du traitement a entraîné une amélioration des taux de transaminases et de bilirubine. Bien que l’on n’ait pas observé de cas d’insuffisance hépatique dans les principales études cliniques avec le fulvestrant, les analyses a posteriori de l’étude CONFIRM ont mis en évidence la survenue de 9 (1,2 %) cas potentiels de loi de Hy, lesquels ont été interprétés comme pouvant être prédictifs d’événements hépatiques graves éventuellement plus nombreux lors de la pharmacovigilance.
Quel que soit l’effet considéré, décrit par le terme recommandé par MedDRA, les effets indésirables graves (peu importe le lien de cause à effet) ont généralement été signalés après une seule incidence dans les essais cliniques sur l’administration de 500 mg de fulvestrant. Pour ce qui est des classes de systèmes et appareils, les effets indésirables graves les plus nombreux faisaient partie de la catégorie Infections et infestations (fréquence de 1,8 %) dans les études au cours desquelles les patientes avaient reçu une thérapie anti-œstrogénique. Dans l’étude au cours de laquelle les patientes n’avaient pas reçu une thérapie anti-œstrogénique, pour ce qui est des classes de systèmes et appareils, le plus grand nombre de manifestations indésirables graves faisaient partie de la catégorie des troubles respiratoires, thoraciques et médiastinaux (fréquence = 4,8 %).
Quel que soit l’effet considéré, décrit par le terme recommandé par MedDRA, les effets indésirables menant à un abandon définitif du traitement (peu importe le lien de cause à effet) ont généralement été signalés après une seule incidence dans les essais cliniques sur l’administration de 500 mg de fulvestrant. Pour ce qui est des classes de systèmes et appareils, les effets indésirables les plus nombreux à avoir entraîné à un abandon définitif du traitement faisaient partie de la catégorie des troubles du système nerveux (fréquence = 0,5 % dans les études au cours desquelles les patientes avaient reçu une thérapie anti-œstrogénique, et fréquence = 1,8 % dans l’étude au cours de laquelle les patientes n’avaient pas reçu une thérapie anti-œstrogénique).
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
Étude chez des patientes n’ayant jamais reçu de traitement endocrinien
L’innocuité du fulvestrant à 500 mg a été comparée à celle de l’anastrozole à 1 mg dans une étude multicentrique de phase III, à répartition aléatoire, à double insu et à double placebo (étude D699BC00001, FALCON). Les données décrites ci-dessous reflètent l’exposition au fulvestrant chez 228 femmes ménopausées sur 460 atteintes d’un cancer du sein localement avancé ou métastatique à récepteurs d’œstrogènes positifs qui n’avaient jamais reçu de traitement endocrinien et qui avaient reçu au moins une dose de médicament dans le cadre de l’étude FALCON.
Les effets indésirables rapportés chez les patientes traitées par le fulvestrant dans l’étude FALCON à une fréquence de ≥ 5% (fréquence sans égard à la causalité) dans l’un ou l’autre groupe de traitement, sont énumérés au tableau 1.
Tableau 1 − Effets indésirables dans l’étude FALCON
| Appareil/système et effet indésirable | Fulvestrant à 500 mg N = 228 (%) | Anastrozole à 1mg N = 232 (%) |
| Troubles vasculaires | ||
| Bouffées de chaleur | 26 (11,,4) | 24 (10.3) |
| Troubles gastro-intestinaux | ||
| Nausées | 24 (10,5) | 24 (10,3)a |
| Diarrhée | 14 (6,1) | 13 (5,6)a |
| Troubles musculo-squelettiques et du tissu conjonctif | ||
| Arthralgie | 38 (16,7) | 24 (10,3) |
| Myalgie | 16 (7,0) | 8 (3,4) |
| Douleur aux extrémités | 13 (5,7) | 10 (4,3) |
| Dorsalgie | 21 (9,2)a | 14 (6) |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigue | 26 (11,4)a | 16 (6,9) |
a Grade 3 ou plus
Le tableau 2 résume les résultats des analyses de laboratoire des deux groupes de traitement de l’étude FALCON indiquant une « hausse des enzymes hépatiques » (aspartate aminotransférase [ASAT], alanine aminotransférase [ALAT), phosphatase alcaline sanguine) et une « hausse du taux de bilirubine ».
Tableau 2 − Fréquence des résultats d’analyses de laboratoire anormaux dans les deux groupes de l'étude FALCON
Paramètre Patientes présentant une augmentation de
grade des CTC (Common Terminology Criteria) par rapport au départ
Fulvestrant à 500 mg n/N (%) | Anastrozole à 1 mg n/N (%) | |
| Hausse du taux d’ASAT | 31/216 (14,,4) | 30/219 (13.7) |
| Hausse du taux d’ALAT | 26/217 (12,0) | 31/223 (13,9) |
| Hausse du taux de phosphatase alcaline | 40/217 (18,4) | 56/222 (25,2) |
| Hausse du taux de bilirubine | 8/217 (3,7) | 12/222 (5,4) |
n = nombre de patientes présentant une augmentation de grade des CTC
N = nombre de patientes pour lesquelles il y avait une valeur au départ et au moins une par la suite.
Étude chez des patientes ayant déjà reçu un traitement anti-œstrogénique
Comparaison entre 500 mg de fulvestrant et 250 mg de fulvestrant
Afin d’évaluer l’innocuité du fulvestrant, on a intégré les données des études CONFIRM (étude multicentrique de phase III à double insu et à répartition aléatoire menée avec des groupes parallèles), NEWEST (étude multicentrique ouverte de phase II à répartition aléatoire) et FINDER1 [patientes japonaises seulement] et FINDER2 (études multicentriques de phase II à double insu et à répartition aléatoire menées avec des groupes parallèles) relativement à ce paramètre. On a regroupé les données sur l’innocuité en tenant compte des caractéristiques de chaque étude, comme le moment des évaluations. Ainsi, les données analysées provenaient de 560 patientes chez qui la dose de fulvestrant était de 500 mg (exposition moyenne : 261,89 jours) et de 567 patientes chez qui elle était de 250 mg (exposition moyenne : 218,43 jours). Les études FINDER1 et FINDER2 comprenaient également un groupe de patientes ayant reçu une dose d’attaque en sus des 250 mg de fulvestrant; les données provenant de ces patientes n’ont pas été incluses dans l’analyse sur l’innocuité, car elles n’étaient pas pertinentes pour la comparaison entre les doses de 500 mg et de 250 mg de fulvestrant.
Dans chacune des études, l’évaluation de l’innocuité et de la tolérabilité de la dose de 500 mg de fulvestrant reposait sur une méthodologie classique comprenant le signalement d’effets indésirables (sans égard au lien de causalité ou à la gravité), les effets indésirables qui, de l’avis du chercheur, étaient liés au traitement, et enfin les paramètres de laboratoire. Toute détérioration de l’état médical de la patiente a été considérée comme étant un effet indésirable, sauf quand elle était clairement attribuable à la progression du cancer du sein. Par conséquent, non seulement ces données relatives à l’innocuité comprennent-elles des effets indésirables qui surviennent normalement chez des patientes atteintes d’un cancer du sein avancé, mais peuvent également s’y ajouter les séquelles d’un traitement antérieur ou concomitant. Tous les effets indésirables ont été codés d’après les termes recommandés par le MedDRA.
Le tableau 3 présente les effets indésirables les plus fréquents dans les deux groupes de traitement (dose de fulvestrant de 500 mg et de 250 mg) d’une étude de phase III et de trois études de phase II.
L’effet indésirable le plus fréquent figurant dans la base de données sur l’innocuité regroupant les résultats des études de phase II et de l’étude de phase III est la douleur au point d’injection, dont le taux s’élevait à 13,9 % chez les patientes ayant reçu 500 mg et à 10,2 % chez celles ayant reçu 250 mg. Suivaient en importance décroissante les nausées, la fatigue, les bouffées vasomotrices et les céphalées (10,2 % p/r à 13,9 %, 9,6 % p/r à 7,1 %, 8,8 % p/r à 8,6 % et 8,0 % p/r à 7,2 %, respectivement, dans les groupes sous 500 mg et sous 250 mg). La proportion de patientes ayant signalé au moins un effet indésirable était comparable dans les deux groupes, soit 70,2 % dans le groupe sous 500 mg et 68,3 % dans l’autre.
Tableau 3 — Effets indésirables survenus dans les groupes ayant reçu 500 mg ou 250 mg de fulvestrant, selon les données groupéesa de l’essai CONFIRM (phase III) et de trois essais de phase II (fréquence ≥ 5 % dans l’un ou l’autre des groupes dont les données ont été groupées)
Terme recommandé dans le MedDRAb Nombre (%) de patientes par traitement Fulvestrant à 500 mg Fulvestrant à 250 mg Données groupéesa Données groupéesa 500 mg
(N = 560) 250 mg
(N = 567)
Tout type d’EI 393 (70,2) 387 (68,3)
Troubles digestifs
Nausées 57 (10,2) 79 (13,9) Vomissements 33 (5,9) 32 (5,6) Diarrhée 30 (5,4) 24 (4,2) Troubles généraux et problèmes au point d’administration
Douleur au point d’injection 78 (13,9) 58 (10,2) Fatigue 54 (9,6) 40 (7,1) Asthénie 29 (5,2) 31 (5,5) Infections et infestations
Rhinopharyngite 24 (4,3) 33 (5,8) Troubles métaboliques et nutritionnels
Anorexie 32 (5,7) 20 (3,5) Troubles de l’appareil locomoteur et des tissus conjonctifs
Dorsalgie 40 (7,1) 54 (9,5) Arthralgie 38 (6,8) 36 (6,3) Douleur osseuse 37 (6,6) 30 (5,3) Douleur dans les membresc 32 (5,7) 38 (6,7) Troubles du système nerveux
Céphalées 45 (8,0) 41 (7,2) Troubles respiratoires, thoraciques et médiastinaux Toux 31 (5,5) 32 (5,6) Troubles vasculaires
Bouffées vasomotrices 49 (8,8) 49 (8,6) Hypertension 24 (4,3) 29 (5,1) a Données groupées : Essais CONFIRM, NEWEST, FINDER1 et FINDER2.
b Les manifestations multiples chez une patiente donnée n’ont été comptées qu’une seule fois. c À la suite de requêtes aux centres de recherche, il a été confirmé que la douleur dans les membres n’était pas liée
à la douleur au point d’injection, mais qu’elle constituait plutôt un EI distinct.
Les effets indésirables (termes recommandés) sont présentés par ordre décroissant de fréquence pour les données groupées dans le groupe ayant reçu la posologie de 500 mg de fulvestrant.
MedDRA : Medical Dictionary for Regulatory Activities.
Compte tenu des propriétés pharmacologiques du fulvestrant, de son profil d’innocuité et des problèmes d’innocuité potentiels associés à l’hormonothérapie, les catégories prédéfinies d’effets indésirables figurant dans le tableau 4 ont été sélectionnées à des fins d’évaluation dans le cadre de l’essai CONFIRM.
Tableau 4 — Nombre de patientes ayant eu un ou plusieurs des effets indésirables prédéfinis dans l’essai CONFIRM
Effet indésirable prédéfini Nombre (%) de patientes
Fulvestrant
500 mg
(N = 361)
Fulvestrant
250 mg
(N = 374)
Valeur de p
Troubles digestifs 73 (20,2) 76 (20,3) 1,000
Troubles articulaires
68 (18,8)
70 (18,7)
1,000
Réaction au point d’injection
49 (13,6)
50 (13,4)
1,000
Bouffées vasomotrices
30 (8,3)
23 (6,1)
0,318
Infection des voies urinaires
8 (2,2)
8 (2,1)
1,000
Troubles cardiovasculaires
ischémiques
5 (1,4)
7 (1,9)
0,773
Événements thromboemboliques
3 (0,8)
6 (1,6)
0,506
Vaginite
3 (0,8)
1 (0,3)
0,366
Gain pondéral
1 (0,3)
1 (0,3)
1,000
Ostéoporose
1 (0,3)
0
0,492
Dysplasie endométriale
0
0
NC
NC = Non calculable
Comparaison entre 250 mg de fulvestrant et 1 mg d’anastrozole
Le tableau 5 présente, indépendamment de tout lien de causalité, la liste des effets indésirables signalés à une fréquence d’au moins 5 % pendant le traitement ou pendant la période de suivi de l’innocuité (définie comme étant de 8 semaines après la dernière injection ou de 30 jours après la prise du dernier comprimé) dans les deux essais à répartition aléatoire contrôlés 9238IL/0020 et 9238IL/0021. Ces deux essais ont été menés chez des femmes ménopausées (ménopause naturelle ou provoquée) atteintes d’un cancer du sein localement avancé ou métastatique ayant progressé après un traitement antiœstrogénique ou antiprogestatif administré en raison d’un cancer du sein précoce ou avancé.
Tableau 5 — Effets indésirables de fréquence ≥ 5 % (indépendamment de tout lien de causalité) – Résultats groupés des essais 9238IL/0020 et 9238IL/0021
| Appareil / Système et effet indésirablea | Fulvestrant 250 mg (Injection i.m./mois) N = 423 (%) | Anastrozole 1 mg (comprimé oral/jour) N = 423 (%) |
| Organisme entier | 68,3 | 67,6 |
| Asthénie | 22,7 | 27,0 |
| Douleur | 18,9 | 20,3 |
| Céphalées | 15,4 | 16,8 |
| Dorsalgie | 14,4 | 13,2 |
| Douleur abdominale | 11,8 | 11,6 |
| Douleur au point d’injection* | 10,9 | 6,6 |
| Douleur pelvienne | 9,9 | 9,0 |
| Douleur thoracique | 7,1 | 5,0 |
| Syndrome grippal | 7,1 | 6,4 |
| Fièvre | 6,4 | 6,4 |
| Blessure accidentelle | 4,5 | 5,7 |
| Système cardiovasculaire | 30,3 | 27,9 |
| Vasodilatation | 17,7 | 17,3 |
| Appareil digestif | 51,5 | 48,0 |
| Nausées | 26,0 | 25,3 |
| Vomissements | 13,0 | 11,8 |
| Constipation | 12,5 | 10,6 |
| Diarrhée | 12,3 | 12,8 |
| Anorexie | 9,0 | 10,9 |
| Systèmes hématopoïétique et lymphatique | 13,7 | 13,5 |
| Anémie | 4,5 | 5,0 |
| Troubles métaboliques et nutritionnels | 18,2 | 17,7 |
| Œdème périphérique | 9,0 | 10,2 |
| Appareil locomoteur | 25,5 | 27,9 |
| Appareil / Système et effet indésirablea | Fulvestrant 250 mg (Injection i.m./mois) N = 423 (%) | Anastrozole 1 mg (comprimé oral/jour) N = 423 (%) |
| Douleur osseuse | 15,8 | 13,7 |
| Arthrite | 2,8 | 6,1 |
| Système nerveux | 34,3 | 33,8 |
| Étourdissements | 6,9 | 6,6 |
| Insomnie | 6,9 | 8,5 |
| Paresthésie | 6,4 | 7,6 |
| Dépression | 5,7 | 6,9 |
| Anxiété | 5,0 | 3,8 |
| Appareil respiratoire | 38,5 | 33,6 |
| Pharyngite | 16,1 | 11,6 |
| Dyspnée | 14,9 | 12,3 |
| Augmentation de la toux | 10,4 | 10,4 |
| Peau et annexes cutanées | 22,2 | 23,4 |
| Éruptions cutanées | 7,3 | 8,0 |
| Transpiration | 5,0 | 5,2 |
| Appareil génito-urinaire | 18,2 | 14,9 |
| Infection des voies urinaires | 6,1 | 3,5 |
a Possibilité de manifestations multiples chez une même patiente.
* Toutes les patientes sous fulvestrant ont reçu des injections, mais seules les patientes sous anastrozole faisant partie de l’étude nord-américaine ont reçu des injections de placebo.
Effets indésirables signalés après la commercialisation du produit
Des cas d’insuffisance hépatique, de nécrose hépatique et d’hépatite ont été signalés chez des patientes sous fulvestrant. Un compte rendu fait état d’une patiente décédée des suites d’une insuffisance hépatique environ 6 mois après le début du traitement par le fulvestrant.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Le fulvestrant ne produit pas d’inhibition significative des principales isoenzymes du système de cytochromes P450 (CYP) in vitro, et les résultats d’un essai de pharmacocinétique clinique mené chez 8 volontaires de sexe masculin en bonne santé ayant reçu du fulvestrant (36 mg i.m.) et du midazolam (7,5 mg p.o.) en concomitance laissent également penser qu’aux doses thérapeutiques, le fulvestrant n’inhibe pas la CYP3A4. De plus, même si le fulvestrant peut être métabolisé in vitro par la CYP3A4, les résultats d’une étude clinique menée chez 8 sujets de sexe masculin en bonne santé montrent que l’induction de la CYP3A4 consécutive à l’administration orale de 600 mg de rifampicine (un inducteur de la CYP3A4) ne modifie pas la pharmacocinétique d’une dose i.v. de 10 mg de fulvestrant. De même, les résultats d’une étude clinique au cours de laquelle du kétoconazole (un inhibiteur puissant de la CYP3A4) a été administré à raison de 400 mg par jour à 18 sujets en bonne santé (17 hommes et 1 femme) montrent eux aussi l’absence de variation cliniquement pertinente de la pharmacocinétique du fulvestrant, administré à la dose de 8 mg i.v. Par conséquent, il n’est pas nécessaire de modifier la posologie du fulvestrant chez les patients qui reçoivent un inhibiteur ou un inducteur de la CYP3A4 en concomitance.
Interactions médicament-médicament
On n’a observé aucune interaction médicamenteuse exigeant un ajustement de la posologie du fulvestrant.
Interaction médicament-aliments
On n’a pas établi s’il existe des interactions entre le fulvestrant et certains aliments.
Interaction médicament-herbes médicinales
On n’a pas établi s’il existe des interactions entre le fulvestrant et des herbes médicinales.
Effets du médicament sur les résultats des épreuves de laboratoire
En raison de la similarité structurale du fulvestrant et de l’œstradiol, le fulvestrant peut interférer avec la mesure de l’œstradiol par immunodosage, produisant des taux d’œstradiol faussement élevés.
POSOLOGIE ET ADMINISTRATION
Dose recommandée et ajustement posologique
Femmes adultes : Le schéma posologique de TEVA-FULVESTRANT INJECTABLE (fulvestrant) que l’on recommande est de 500 mg par voie intramusculaire, administrés en deux injections de 5 mL (250 mg/5 mL), soit une dans chaque fesse (région fessière) (voir Mode d’emploi pour l’administration par voie intramusculaire). Le calendrier posologique recommandé est le suivant : administration d’une dose de 500 mg les jours 0, 14 et 28, puis tous les 28 jours par la suite.
Patientes atteintes d’insuffisance hépatique : Aucun ajustement posologique n’est recommandé en cas d’insuffisance hépatique légère ou modérée (stades A et B de Child-Pugh). Toutefois, comme la clairance du fulvestrant peut être plus faible chez les patientes atteintes d’insuffisance hépatique, il faut surveiller l’apparition d’effets secondaires pendant le traitement de ces patientes (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique). L’emploi du fulvestrant en présence d’insuffisance hépatique grave (stade C de Child-Pugh) n’a pas été évalué, que ce soit chez des patientes ou chez des sujets d’études pharmacocinétiques. Par conséquent, cet agent n’est pas recommandé dans cette situation.
Patientes atteintes d’insuffisance rénale : Aucun ajustement posologique n’est recommandé chez les patientes dont la clairance de la créatinine est supérieure à 30 mL/min. L’innocuité et l’efficacité du fulvestrant n’ont pas été établies chez les patientes dont la clairance de la créatinine est inférieure à 30 mL/min.
Personnes âgées : Il n’est pas nécessaire d’ajuster la posologie chez les personnes âgées.
Enfants : Le fulvestrant n’est pas recommandé chez les enfants, car son innocuité et son efficacité n’ont pas été établies dans ce groupe d’âge.
Mode d’emploi pour l’administration par voie intramusculaire
Des précautions doivent être prises si TEVA-FULVESTRANT INJECTABLE est injecté dans le dorsofessier en raison de la proximité du nerf sciatique et des gros vaisseaux sanguins sous-jacents. On recommande d’injecter le produit lentement. Administrer selon les lignes directrices locales relatives aux injections de grand volume par voie intramusculaire.
Avertissement – Ne pas passer l’aiguille de sécurité (aiguille hypodermique SafetyGlideMC de BD avec gaine protectrice) à l’autoclave avant l’usage. Toujours garder les mains derrière l’aiguille durant l’utilisation et l’élimination.
La méthode d’administration appropriée de TEVA-FULVESTRANT INJECTABLE pour usage intramusculaire est décrite dans les instructions ci-dessous.
Pour ce qui est de l’emballage de deux seringues de 5 mL, il faut injecter le contenu des deux seringues pour recevoir la dose recommandée de 500 mg.
Avec chaque seringue :
- 1.
Retirer la seringue de verre du plateau
et vérifier que le corps de celle-ci n’est
pas endommagé.
- 2.
Avant l’administration, inspecter le
produit et jeter en présence de
particules visibles ou de coloration
anormale.
- 3.
Retirer l’emballage externe de l’aiguille
de sécurité (SafetyGlideMC).
- 4.
Tenir la seringue bien droite par la
partie rainurée (C). Avec l’autre main,
préparez-vous à retirer le capuchon (A)
Figure 1 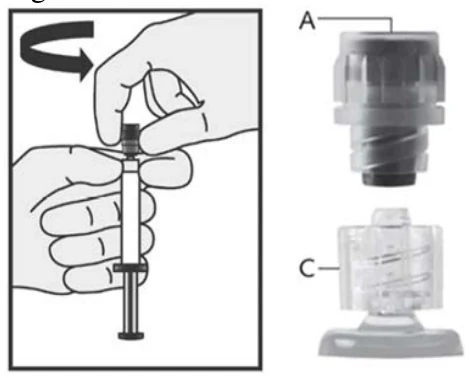
en le dévissant (dans le sens contraire des aiguilles d’une montre) jusqu’à ce qu’il se libère de la seringue (voir la figure 1).
- 5.
Retirer le capuchon (A) en tirant vers le haut. Afin que la seringue demeure stérile, NE TOUCHEZ PAS
L’EXTRÉMITÉ DE LA SERINGUE (embout Luer-Lok) (B) (voir la figure 2).
Figure 2 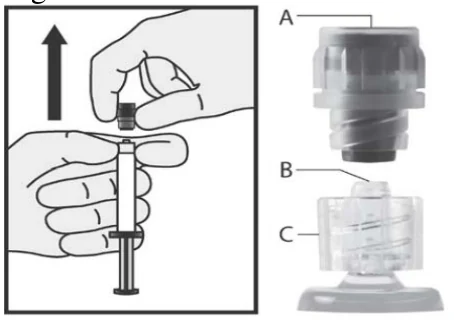
- 6.
Fixer l’aiguille de sûreté à l’embout
Luer-Lok et la visser jusqu’à ce qu’elle tienne fermement en place (voir la figure 3). S’assurer que l’aiguille est bien verrouillée au raccord Luer avant d’orienter ou de déplacer la seringue hors du plan vertical pour éviter un déversement.
Figure 3 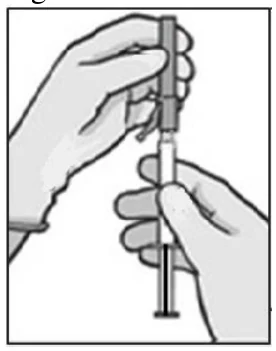
- 7. Retirer la gaine protectrice d’un seul coup, afin de ne pas endommager la pointe de l’aiguille.
- 8. Purger l’excès d’air de la seringue.
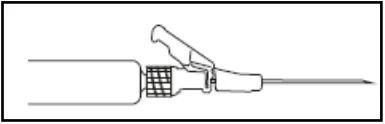
- 9.
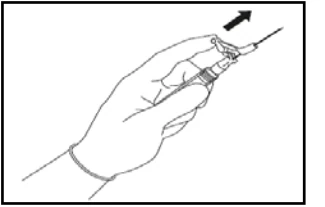
Administrer lentement (sur une période de 1 à 2 minutes) dans la fesse (région fessière), par injection intramusculaire. Pour faciliter la manœuvre, le haut du biseau de l’aiguille est orienté vers le levier (voir la figure 4).
Figure 4
- 10.
Après l’injection, exercer
immédiatement une pression du doigt sur le levier d’assistance à l’activation, afin d’activer le mécanisme de protection (voir la figure 5).
REMARQUE : Tenir la seringue loin de soi et d’autrui au moment d’activer le mécanisme de protection. Prêter attention au déclic et vérifier du regard
Figure 5
que l’aiguille est entièrement
recouverte.
- 11.
Jeter la seringue vide dans un contenant
pour l'élimination des objets pointus et
tranchants.
- 12.
Répéter les étapes ci-dessus dans l’autre
fesse avec la deuxième seringue.
Les instructions d’utilisation de l’aiguille BD SafetyGlideMC sont fournies par Becton Dickinson.
BD SafetyGlideMC est une marque de commerce de Becton Dickinson and Company. Numéro de commande : 305917
SURDOSAGE
Pour connaître les mesures à prendre en cas de surdosage présumé, il faut communiquer avec le centre antipoison de sa région.
On a signalé des cas isolés de surdose avec le fulvestrant chez les humains. En cas de surdosage, il convient de procéder à un traitement symptomatique. Dans les études menées chez l’animal, l’administration intramusculaire d’une dose plus de 400 fois supérieure à la dose clinique n’a pas causé d’effets secondaires. Dans d’autres études, l’administration de doses mensuelles ou bimensuelles entraînant chez les animaux des taux plasmatiques de médicament plusieurs fois plus élevés que ceux observés chez l’humain n’a causé aucun effet hormis ceux qui sont directement ou indirectement liés à l’activité antiœstrogénique du produit.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le fulvestrant est un antagoniste des récepteurs œstrogéniques (ER) dont le mode d’action entraîne une régulation négative du récepteur ER. Le fulvestrant est un antagoniste non agoniste des récepteurs ER, c’est-à-dire qu’il bloque les effets trophiques des œstrogènes tout en ne produisant aucune activité agoniste partielle. Le fulvestrant se lie aux récepteurs œstrogéniques de façon compétitive avec une affinité comparable à celle de l’œstradiol.
Le fulvestrant est un inhibiteur réversible de la croissance in vitro des cellules tumorales mammaires humaines œstrogénosensibles. Le fulvestrant inhibe la croissance des tumeurs mammaires humaines œstrogénosensibles chez la souris nude dans des modèles de xénogreffe, empêche l’implantation de tumeurs à partir de xénogreffes de tumeurs mammaires humaines et supprime la croissance des tumeurs mammaires. De plus, il inhibe in vitro la croissance des cellules tumorales mammaires résistantes au tamoxifène et, in vivo, celle des tumeurs mammaires résistantes au tamoxifène. Il est possible que les tumeurs qui résistent au fulvestrant résistent aussi au tamoxifène (résistance croisée).
Pharmacodynamie
Un essai clinique mené chez des femmes ménopausées atteintes d’un cancer primitif du sein a montré que, par comparaison avec celle d’un placebo, l’administration d’une dose unique de 250 mg de fulvestrant entraîne une importante régulation négative de l’expression des récepteurs œstrogéniques dans les tumeurs à récepteurs œstrogéniques positifs. Cette étude a également montré qu’après 15 à 22 jours de traitement, le fulvestrant entraîne une réduction importante de l’expression des récepteurs de la progestérone, par comparaison avec ce que l’on observe avec le placebo. Ces données concordent avec le fait que le fulvestrant est dépourvu d’activité agoniste.
Un essai mené chez des volontaires ménopausées en bonne santé a montré que, par rapport à l’administration d’un placebo, l’administration d’un prétraitement de 250 mg de fulvestrant entraîne une baisse significative de la stimulation de l’endomètre provoquée par la prise de 20 mcg d’éthinylœstradiol par jour. En effet, après un traitement par 250 mg de fulvestrant, l’épaisseur moyenne de l’endomètre était de 4,2 mm, tandis qu’avec le placebo elle a atteint 11,22 mm.
Chez les femmes ménopausées, l’absence de variation des concentrations plasmatiques de FSH et de LH en réponse au fulvestrant (250 mg une fois par mois) laisse penser que celui-ci n’exerce pas d’effet stéroïdien périphérique. La réduction des concentrations de la globuline liant les hormones sexuelles (SHBG) indique une absence de propriétés agonistes.
Pharmacocinétique
Le fulvestrant est éliminé rapidement après son administration par voie intraveineuse ou intramusculaire, la clairance avoisinant le débit sanguin hépatique (10,5 mL/min/kg). Par contre, à la suite de l’injection intramusculaire de fulvestrant à longue durée d’action, les concentrations plasmatiques de pointe demeurent jusqu’à 3 fois plus élevées que les concentrations plasmatiques minimales pendant une période d’au moins 28 ± 3 jours. L’exposition à l’état d’équilibre, ou proche de l’état d’équilibre, est atteinte dans le mois qui suit la première administration de doses de 500 mg de fulvestrant (voir le tableau 6).
Les résultats des études sur l’administration d’une dose unique de fulvestrant permettent de prédire la pharmacocinétique de doses multiples.
Tableau 6 — Résumé des paramètres pharmacocinétiques du fulvestrant (moyenne géométrique [% CV]) après l’administration intramusculaire d’une dose unique ou de doses multiples de 500 mg à des femmes ménopausées ayant un cancer du sein avancé
Cmax
(ng/mL)
Cmin
(ng/mL)
ASC
(ng•h/mL)
Fulvestrant à Dose unique* 25,1 (35,3 %) 16,3 (25,9 %) 11 400 (33,4 %) Cmax
(ng/mL)
Cmin
(ng/mL)
ASC
(ng•h/mL)
500 mg Doses multiples
(état
d’équilibre)**
28,0 (27,9 %) 12,2 (21,7 %) 13 100 (23,4 %)
* Premier mois du schéma posologique (c.-à-d. jours 0, 14 et 28)
** Troisième mois
Absorption : Le fulvestrant ne s’administre pas par voie orale.
Distribution : Le fulvestrant se distribue rapidement et abondamment dans l’organisme; son volume de distribution apparent à l’état d’équilibre est important (environ 3 à 5 L/kg), ce qui semble indiquer que ce composé se distribue principalement dans le compartiment extravasculaire. Le fulvestrant se lie aux protéines plasmatiques dans une proportion élevée (99 %), principalement, semble-t-il, aux fractions lipoprotéiques VLDL, LDL et HDL. Le rôle de la globuline liant les hormones sexuelles (SHBG), s’il en est, n’a pu être déterminé. Aucune étude sur les interactions médicamenteuses résultant de la liaison compétitive aux protéines n’a été effectuée, étant donné que la plupart des interactions de ce genre ayant été signalées mettaient en jeu la fixation à l’albumine et à l’α1-glycoprotéine acide.
Métabolisme : La biotransformation et l’excrétion du fulvestrant chez l’humain ont été déterminées par l’administration intramusculaire et intraveineuse de fulvestrant marqué au 14C. Le fulvestrant semble emprunter diverses voies métaboliques analogues à celles des stéroïdes endogènes, notamment l’oxydation, l’hydroxylation aromatique, la glucuronoconjugaison et/ou la sulfoconjugaison en positions 2, 3 et 17 du noyau stéroïde et l’oxydation du groupement sulfoxyde de la chaîne latérale. Les métabolites que l’on retrouve chez l’humain sont dans l’ensemble semblables à ceux que l’on retrouve chez d’autres espèces. Les métabolites identifiés ont une activité inférieure ou similaire à celle du fulvestrant dans les modèles d’antiœstrogènes. Selon des études effectuées avec des préparations de foie humain et des enzymes humaines recombinantes, la seule isoenzyme du cytochrome P450 intervenant dans l’oxydation du fulvestrant est le CYP3A4. La contribution relative du cytochrome P450 et des autres voies métaboliques in vivo n’est cependant pas connue.
Excrétion : Le fulvestrant est éliminé rapidement par voie hépatobiliaire, la vitesse globale d’élimination étant déterminée par le mode d’administration; par exemple, dans le cas de l’administration intramusculaire mensuelle de la préparation de fulvestrant à longue durée d’action, l’exposition, et par conséquent, l’élimination, dépendent principalement de la vitesse de libération à partir du point d’injection. Le produit est excrété dans les selles à environ 90 %. L’élimination rénale des entités issues du médicament est négligeable (inférieure à 1 %).
Populations particulières et états pathologiques
Personnes âgées : On n’a pas observé de variation de la pharmacocinétique du fulvestrant en fonction de l’âge (33 à 89 ans).
Sexe : La pharmacocinétique du fulvestrant observée après l’administration d’une dose intraveineuse unique n’est pas différente chez les hommes et chez les femmes, que celles-ci soient ménopausées ou non. De même, aucune différence apparente n’a été observée entre les hommes et les femmes ménopausées dans le cas de l’administration intramusculaire.
Race : La possibilité que la pharmacocinétique du fulvestrant diffère en fonction de la race a été évaluée chez 294 femmes dans les essais sur le traitement du cancer du sein avancé, population qui comprenait 87,4 % de Blanches, 7,8 % de Noires et 4,4 % d’Hispaniques. Aucune différence perceptible quant à la pharmacocinétique plasmatique du fulvestrant n’a été observée parmi ces groupes. Dans un autre essai, les données pharmacocinétiques obtenues chez des Japonaises ménopausées vivant au Japon étaient comparables à celles obtenues chez des patientes non japonaises.
Insuffisance hépatique : Le fulvestrant est métabolisé principalement par le foie.
La pharmacocinétique du fulvestrant a été évaluée dans un essai clinique à dose unique mené chez 21 femmes (7 cas d’insuffisance hépatique de stade A de Child-Pugh, 7 cas d’insuffisance hépatique de stade B, dus à une cirrhose, et 7 femmes en bonne santé) ayant reçu une dose élevée (100 mg) de fulvestrant sous forme de préparation à durée d’action plus courte injectée par voie intramusculaire. La clairance moyenne du médicament était respectivement 1,3 et 2,2 fois plus faible chez les patientes atteintes d’insuffisance hépatique de stade A ou B que chez les femmes en bonne santé. L’ASC moyenne observée chez les patientes atteintes d’insuffisance hépatique légère (stade A de Child-Pugh) était comparable à celle observée chez les femmes jouissant d’une fonction hépatique normale, mais chez les patientes atteintes d’insuffisance hépatique modérée (stade B de Child-Pugh), elle a accusé une hausse d’environ 70 %. Aucune évaluation n’a été faite chez des insuffisantes hépatiques de stade C, mais il est à prévoir que la clairance serait encore plus faible dans ce groupe de femmes.
D’après un modèle d’administration intramusculaire, la concentration plasmatique moyenne de fulvestrant à l’état d’équilibre chez des femmes atteintes d’insuffisance hépatique de stade A ou B selon Child-Pugh ne dépasse pas la limite supérieure de l’IC95 % des concentrations plasmatiques moyennes à l’état d’équilibre prévues chez des patientes ayant une fonction hépatique normale après administration de la préparation intramusculaire. Compte tenu de l’innocuité connue du fulvestrant, on considère qu’il n’est pas nécessaire de modifier la posologie chez les patientes atteintes d’insuffisance hépatique de stade A ou B (Child-Pugh), mais que l’apparition d’effets secondaires doit quand même être surveillée de près chez ces dernières. L’emploi du fulvestrant n’est pas recommandé en cas d’insuffisance hépatique grave (stade C de Child-Pugh).
CONSERVATION ET STABILITÉ
Garder au réfrigérateur entre 2 °C et 8 °C, dans l’emballage d’origine. Seringues à usage unique. Jeter toute portion inutilisée.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
La solution pour injection TEVA-FULVESTRANT INJECTABLE (fulvestrant) se présente sous forme de liquide visqueux limpide incolore ou jaune. Outre le fulvestrant, ingrédient actif de la préparation, chaque seringue préremplie contient les ingrédients inactifs suivants : alcool benzylique, benzoate de benzyle, éthanol à 96 % et huile de ricin.
TEVA-FULVESTRANT INJECTABLE est offert dans un emballage contenant 2 seringues préremplies renfermant 250 mg/5 mL (50 mg/mL) de fulvestrant. Chaque seringue, présentée dans un plateau, est munie d’un piston en polypropylène et comprend une aiguille de sûreté (BD SafetyGlideMC) de 1,5 po de calibre 21 devant être fixée à son extrémité.
Comme dans le cas de tout autre produit pour usage parentéral, avant d’administrer cette solution, il faut vérifier qu’elle est limpide, qu’elle ne contient ni précipité ni particules en suspension et qu’elle n’a pas changé de couleur. Il faut de plus s’assurer que la seringue ne fuie pas. La solution ne doit pas être administrée si elle est trouble, si elle contient un précipité ou des particules, si elle a changé de couleur ou encore si elle fuit.
L’embout du piston est exempt de latex.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination propre : Fulvestrant
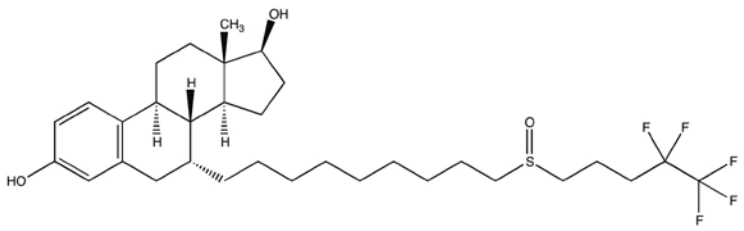
Dénomination systématique : 7α-[9-(4,4,5,5,5-Pentafluoropentylsulphinyl)nonyl]estra-1,3,5-
(10)-trién-3,17β-diol
Formule moléculaire : C32H47O3F5S
Masse moléculaire : 606,77 g/mol
Formule développée :
Propriétés physicochimiques : L’ingrédient actif, le fulvestrant, est une poudre blanche. La solution pour injection TEVA-FULVESTRANT INJECTABLE est un liquide visqueux limpide incolore ou jaune. Le fulvestrant possède une lipophilicité très élevée et une solubilité aqueuse extrêmement faible. Il est très soluble dans l’alcool benzylique et l’éthanol, légèrement soluble dans le benzoate de benzyle et peu soluble dans l’huile de ricin.
ESSAIS CLINIQUES
Aucun essai clinique sur le fulvestrant n’a été mené chez des femmes non ménopausées. Par contre, certaines femmes n’ayant pas atteint l’âge de la ménopause, mais souffrant d’un cancer du sein avancé, ont été inscrites dans les études cliniques sur le fulvestrant si elles répondaient à la définition de « femme ménopausée » du protocole.
Chez les patientes n’ayant jamais reçu une hormonothérapie, l’efficacité du fulvestrant à 500 mg a été établie dans l’étude FALCON (étude D699BC00001).
Chez les patientes ayant reçu une thérapie anti-œstrogénique, l’efficacité du fulvestrant en doses de 250 mg a été établie par comparaison avec celle de l’anastrozole dans les essais cliniques 9238IL/0020 et 9238IL/0021. L’efficacité du fulvestrant en doses de 500 mg a été établie, comparativement à celle du fulvestrant en doses de 250 mg, lors de l’essai CONFIRM (D6997C00002).
Étude chez des patientes n’ayant jamais reçu de traitement endocrinien
Une étude multicentrique de phase III, à répartition aléatoire, à double insu et à double placebo (étude FALCON, D699BC00001) a évalué le fulvestrant à 500 mg comparativement à l’anastrozole 1 mg chez des femmes ménopausées atteintes d’un cancer du sein localement avancé ou métastatique à récepteurs d’œstrogènes positifs et/ou à récepteurs de la progestérone positifs et HER2 négatif qui n’avaient jamais reçu aucune hormonothérapie. Au total, 462 patientes ont été réparties au hasard dans un rapport de 1:1 pour recevoir le fulvestrant à 500 mg en injection intramusculaire les jours 0, 14 et 28 et tous les 28 (± 3) jours par la suite ou de l’anastrozole à raison de 1 mg par jour par voie orale.
La répartition aléatoire a été stratifiée en fonction des caractéristiques de la maladie (localement avancée ou métastatique), de l’administration antérieure d’une chimiothérapie pour une maladie avancée et de la présence ou l’absence d’une maladie évaluable.
Le principal critère d’efficacité de l’étude était la SSP évaluée par les chercheurs selon les critères RECIST (Response Evaluation Criteria in Solid Tumors), version 1.1. Les principaux critères secondaires d’évaluation de l’efficacité comprenaient la survie globale (SG) et le taux de réponse objective (TRO).
Les caractéristiques démographiques initiales des patientes de l’ensemble d’analyse en intention de traiter (IDT) de l’étude FALCON sont résumées au tableau 7.
Tableau 7 — Caractéristiques démographiques : Ensemble d’analyse en IDT de l’étude
FALCON
| Caractéristique démographique | Nombre de sujets (%) | ||
Fulvestrant à 500 mg (N = 230) | Anastrozole à 1 mg (N = 232) | ||
| Sexe n (%) | Féminin | ,230 (100) | 232 (100) |
| Total | 230 (100) | 232 (100) | |
| Âge (années) | Moyenne (ÉT) | 63,8 (9.86) | 63,3 (10,38) |
| Médiane | 64,0 | 62,0 | |
| Plage | 38 - 87 | 36 - 90 | |
| Nombre de sujets (%) | < 50 | 14 (6,1) | 14 (6,0) |
| ≥ 50 to < 65 | 108 (47,0) | 127 (54,7) | |
| ≥ 65 | 108 (47,0) | 91 (39,2) | |
| Race n (%) | Blanche | 175 (76,1) | 174 (75,0) |
| Asiatique | 36 (15,7) | 34 (14,7) | |
| Autre | 14 (6,1) | 15 (6,5) | |
| Noire ou afro-américaine | 4 (1,7) | 4 (1,7) | |
| Amérindienne/autochtone de l’Alaska | 1 (0,4) | 5 (2,2) |
Remarque : L’origine ethnique rapportée ici diffère des groupes géographiques utilisés dans les analyses de sous-groupes.
IDT : intention de traiter; N : nombre de patientes; Max. : maximum; Min. : minimum; ÉT : écart type
Les caractéristiques de la maladie au départ et les antécédents médicaux pertinents des patientes dans l'ensemble d'analyse en IDT de l’étude FALCON sont présentés au tableau 8.
Tableau 8 — Caractéristiques de la maladie au départ et antécédents médicaux : Ensemble d’analyse en IDT de l’étude FALCON
| Caractéristiques initiales | Nombre (%) de patients | |
Fulvestrant à 500 mg (N = 230) | Anastrozole à 1 mg (N = 232) | |
| Caractéristiques des biomarqueurs tumoraux | ||
| Profils des récepteurs RE et RP | ||
| RE et RP | ||
| RE+, RP+ | 175 (76,1) | 179 (77.2) |
| RE+, RP- | 44 (19,1) | 43 (18,5) |
| RE-, RP+ | 1 (0,4) | 3 (1,3) |
| RE-, RP- | 0 | 0 |
| Inconnu | 10 (4,3) | 7 (3,0) |
| Profils des récepteurs HER2 | ||
| Positif | 0 | 1 (0,4) |
| Négatif | 230 (100) | 231 (99,6) |
| Grade tumoral | ||
| Bien différencié (G1) | 15 (6,5) | 21 (9,1) |
| Modérément différencié (G2) | 108 (47,0) | 111 (47,8) |
| Faiblement différencié (G3) | 46 (20,0) | 27 (11,6) |
| Indifferencié (G4) | 1 (0,4) | 4 (1,7) |
| Non évaluable (GX) | 59 (25,7) | 68 (29,3) |
| Inconnu | 1 (0,4) | 1 (0,4) |
| Caractéristiques initiales | ||
| Intervalle entre le diagnostic et la répartition aléatoire | ||
| ≤ 2 mois | 102 (44,3) | 99 (42,7) |
| > 2 mois à ≤ 1 an | 58 (25,2) | 66 (28,4) |
| > 1 an | 70 (30,4) | 67 (28,9) |
| Stade de la maladie | ||
| Localement avancée seulement | 28 (12,2) | 32 (13,8) |
| Métastatique | 202 (87,8) | 200 (86,2) |
| Siège des métastases | ||
| Os/muscle | 144 (62,6) | 127 (54,7) |
| Ganglions lymphatiques | 125 (54,3) | 107 (46,1) |
| Poumon | 97 (42,2) | 88 (37,9) |
| Foie (y compris la vésicule biliaire) 42 ( | 42 (18,3) | 43 (18,5) |
| Maladie mesurable | ||
| Oui | 193 (83,9) | 196 (84,5) |
| Non | 37 (16,1) | 36 (15,5) |
| Sièges de la maladie au départ | ||
| Maladie viscéralea | 135 (58,7) | 119 (51,3) |
| Os/muscle seulement | 24 (10,4) | 24 (10,3) |
| Peau/tissu mou seulement | 8 (3,5) | 6 (2,6) |
| Sein seulement | 3 (1,3) | 2 (0,9) |
| Indice fonctionnel de l’OMS | ||
| 0: Actvité normale | 117 (50,9) | 115 (49,6) |
| 1: Activité restreinte | 106 (46,1) | 105 (45,3) |
| 2: Alitée ≤ 50 % du temps | 7 (3,0) | 12 (5,2) |
| 3: Alitée >50 % du temps | 0 | 0 |
| 4: Alitée 100 % du temps | 0 | 0 |
| Previous treatment modalitiesb | ||
| Chimiothérapie | 79 (34,3) | 81 (34,9) |
| Maladie de stade avancéc | 36 (15,7) | 43 (18,5) |
| Traitement adjuvant | 35 (15,2) | 27 (11,6) |
| Traitement néoadjuvant | 11 (4,8) | 16 (6.9) |
| Maladie récidivante | 0 | 0 |
| Radiothérapie | 53 (23,0) | 50 (21,6) |
| Immunothérapie | 0 | 0 |
| Hormonothérapie | 2 (0,9) | 1 (0,4) |
| Autre traitement anticancéreux à action générale | 0 | 0 |
IDT : Intention de traiter; N : Nombre de patientes; RE : récepteur des œstrogènes; RP : récepteur de la progestérone; HER2 : récepteur 2 du facteur de croissance épidermique humain; OMS : Organisation mondiale de las Santé a La maladie viscérale comprend les cas de maladies situées au départ dans la surrénale, la vessie, le système nerveux central, l’œsophage, le foie, le poumon, le péritoine, la plèvre, le rein, l’intestin grêle, l’estomac, le pancréas, la thyroïde, le côlon, le rectum, l’ovaire, le canal biliaire, ainsi que les cas d’ascite et d’épanchement péricardique,splénique ou pleural. b Reçues avant le traitement à l’étude et jugées par le commanditaire comme étant pertinentes pour l’interprétation des résultats. | ||
Les résultats de l’évaluation primaire de l’efficacité de l’étude FALCON sont présentés au tableau 9 et à la figure 6.
Des résultats uniformes ont été observés dans la majorité des sous-groupes prédéfinis de patientes. Parmi les sous-groupes dont les résultats de l’analyse de la SSP s’écartaient de ceux de la majorité des sous-groupes lors de l’analyse primaire, le sous-groupe prédéfini de patientes présentant des métastases viscérales (n = 254) affichait un rapport des risques instantanés de 0,993 (IC à 95 % : 0,740 à 1,331), la SSP médiane étant de 13,8 mois pour les patientes du groupe sous fulvestrant, comparativement à 15,9 mois pour les patientes du groupe sous anastrozole. Dans le sous-groupe prédéfini de patientes atteintes d’une maladie limitée à des métastases non viscérales (n = 208), le rapport des risques instantanés était de 0,592 (IC à 95 % : 0,419 à 0,837), la SSP médiane étant de 22,3 mois pour les patientes du groupe sous fulvestrant comparativement à 13,8 mois pour les patientes du groupe sous anastrozole.
Tableau 9 — Étude FALCON (étude D699BC00001) - Résumé des résultats relatifs à l’efficacité selon les critères d’évaluation principal et secondaires (évaluation par le chercheur, population en IDT)
| Variable | Fulvestrant 500 mg (N = 230) | Anastrozole 1 mg (N = 232) |
| Survie sans progression | ||
| Nombre d’événements liés à la SSP (%) | 143 (62,2 %) | 166 (71.6 %) |
| RRI (IC à 95 %) de la SSP et valeur p | RRI : 0,797 (0,637 à 0,999) p = 0,0486 | |
| SSP médiane (mois [IC à 95 %]) | 16,6 (13,8, 21,0) | 13,8 (12,0, 16,6) |
c Comprend les chimiothérapies administrées en première, deuxième et troisième intention, ainsi que pour une maladie métastatique et à des fins palliatives.
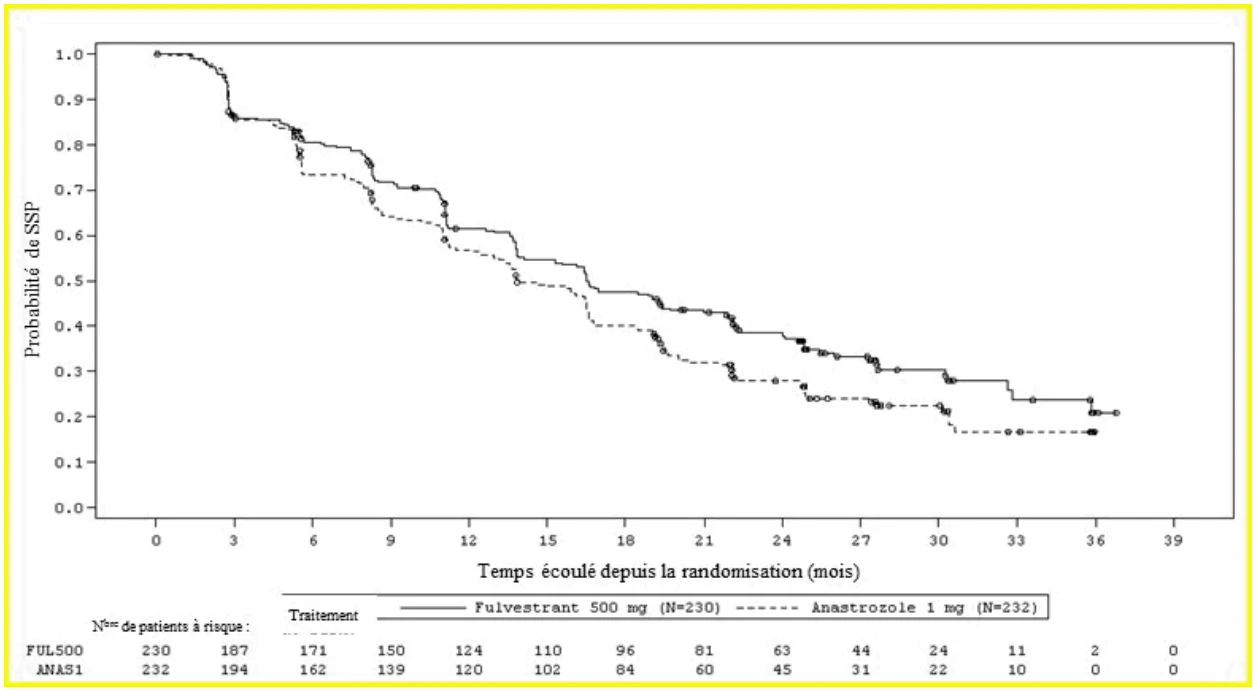
Figure 6. Courbe de Kaplan-Meier de la survie sans progression (évaluation par le chercheur, population en IDT) ─ Étude FALCON
Dans une analyse intermédiaire de la SG, aucune différence statistiquement significative n’a été observée entre les groupes de traitement (RRI : 0,875; IC à 95 % : 0,629 à 1,217; p bilatéral = 0,4277). Le TRO (chez les patientes ayant une maladie mesurable) était semblable dans les groupes traités par le fulvestrant (46,1 %) et l’anastrozole (44,9 %) (risque relatif approché de 1,074; IC à 95 % : 0,716 à 1,614; p bilatéral = 0,7290).
Étude chez des patientes ayant déjà reçu un traitement anti-œstrogénique
Comparaison entre le fulvestrant (250 mg) et l’anastrozole (1 mg)
Le fulvestrant a fait l’objet d’études dans le cadre de deux essais cliniques à répartition aléatoire contrôlés (une étude nord-américaine [9238IL/0021] et une étude en grande partie européenne [9238IL/0020]) menés chez des femmes ménopausées (ménopause naturelle ou provoquée) atteintes d’un cancer du sein localement avancé ou métastatique ayant progressé après une hormonothérapie (excluant les traitements par un inhibiteur de l’aromatase) en raison d’un cancer du sein précoce ou avancé. La majorité des participantes à ces essais présentaient un cancer à récepteurs œstrogéniques positifs (ER+) et/ou à récepteurs de la progestérone positifs (PR+). Les patientes dont les récepteurs étaient ER-/PR- ou dont l’état des récepteurs n’était pas connu devaient avoir répondu antérieurement à une hormonothérapie pour être admissibles.
Au total, 851 patientes âgées de 33 à 89 ans ont été réparties aléatoirement dans deux groupes de traitement, les unes devant recevoir 250 mg de fulvestrant une fois par mois par voie intramusculaire, et les autres, 1 mg d’anastrozole une fois par jour par voie orale. De plus, 163 patientes ont reçu, après répartition aléatoire, une dose de 125 mg par mois, mais une analyse intérimaire a révélé un taux de réponse très faible, si bien que les essais dans ce groupe ont été interrompus.
Le tableau 10 présente les données démographiques et les caractéristiques initiales des femmes ménopausées réparties aléatoirement dans les groupes de traitement des essais 9238IL/0020 et 9238IL/0021.
Tableau 10 — Essais 9238IL/0020 et 9238IL/0021 – Données démographiques et caractéristiques initiales
Essai nord-américain 9238IL/0021 | Essai européen 9238IL/0020 | |||
| Paramètre | Fulvestrant 250 mg | Anastrozole 1 mg | Fulvestrant 250 mg | Anastrozole 1 mg |
| Nbre de participantes | 206 | 194 | 222 | 229 |
| Âge moyen (années) | 63 | 62 | 63 | 64 |
| Intervalle d’âge (années) | 33 – 89 | 36 – 94 | 35 – 86 | 33 – 89 |
| État des récepteurs hormonaux Nbre (%) | ||||
| ER+ et/ou PR+ | 179 (87 %) | 169 (87 %) | 163 (73 %) | 183 (80 %) |
| ER/PR négatif(s)a | 14 (7 %) | 10 (5 %) | 8 (4 %) | 9 (4 %) |
| ER et PR inconnus | 13 (6 %) | 15 (8 %) | 51 (23 %) | 37 (16 %) |
| Traitement antérieur | ||||
| Hormonothérapie adjuvanteb | 122 (59 %) | 116 (60 %) | 121 (55 %) | 119 (52 %) |
| Hormonothérapie pour stades avancés | 110 (53 %) | 97 (50 %) | 126 (57 %) | 129 (56 %) |
| Chimiothérapie cytotoxique | 129 (63 %) | 122 (63 %) | 94 (42 %) | 98 (43 %) |
| Étendue des métastases ou de la maladie récidivante au départ | ||||
| Tissus mous seulement | 12 (6 %) | 13 (7 %) | 11 (5 %) | 8 (4 %) |
| Os seulement | 47 (23 %) | 43 (22 %) | 38 (17 %) | 40 (18 %) |
| Viscères seulement | 39 (19 %) | 45 (23 %) | 30 (14 %) | 41 (18 %) |
| Ganglions lymphatiques seulement | 15 (7 %) | 17 (9 %) | 22 (10 %) | 21 (9 %) |
| Non consignée | 1 (1 %) | 2 (1 %) | 0 | 1 (0 %) |
| Mixte* | 92 (45 %) | 87 (45 %) | 121 (55 %) | 118 (52 %) |
a ER/PR négatif(s) est défini comme étant ER- avec PR- ou PR inconnu.
b L’hormonothérapie adjuvante incluait le tamoxifène chez plus de 95 % des patientes. * Mixte est défini comme un cancer du sein et/ou une combinaison d’envahissement de la peau, des os, du foie, des poumons ou des ganglions lymphatiques.
Résultats des essais
Le principal critère d’efficacité était la survie sans progression; les critères secondaires comprenaient la réponse objective, les bienfaits cliniques, le temps écoulé avant l’échec du traitement, la qualité de la vie et la survie. Selon une analyse de non-infériorité, le fulvestrant s’est dans l’ensemble révélé au moins aussi efficace que l’anastrozole en ce qui a trait à la survie sans progression.
Le tableau 11 présente les résultats relatifs à l’efficacité et les figures 7 et 8 illustrent les courbes de Kaplan-Meier correspondant aux données des essais 9238IL/0020 et 9238IL/0021 respectivement.
Tableau 11 — Essais 9238IL/0020 et 9238IL/0021 – Résultats relatifs à l’efficacité
Essai nord-américain (9238IL/0021) | Essai principalement européen (9238IL/0020) | Essais groupés (9238IL/0021 et 9238IL/0020) | ||||
| Critère d’évaluation | Fulvestrant 250 mg (n = 206) | Anastrozole 1 mg (n = 194) | Fulvestrant 250 mg (n = 222) | Anastrozole 1 mg (n = 229) | Fulvestrant 250 mg (n = 423) | Anastrozole 1 mg (n = 423) |
Survie sans progression (SSP) SSP médiane (jours) RRI (FAS/ANA) IC95,14 % bilatéral | 167,4 | 103,5 | 167,4 | 155,2 | 167,6 | 124,8 |
0,92 (0,74, 1,14) | 0,98 (0,80, 1,21) | 0,95 (0,82, 1,10) | ||||
Réponse tumorale objective Nbre (%) de participantes ayant une RC ou une RP | 36 (17,5) | 34 (17,5) | 46 (20,7) | 36 (15,7) | 82 (19,2) | 70 (16,5) |
Variation (%) du taux de réponse tumorale (FAS/ANA) IC95,14 % bilatéral | +0,2 % (-6,3, +9,3) | +4,8 % (-2,2, +14,2) | +2,8 % (-2,3, +9,0) | |||
Durée de la survie Nbre (%) de décès Survie médiane (jours) RRI IC95 % bilatéral | 152 (73,8 %) 844 | 149 (76,8 %) 913 | 167 (75,2 %) 803 | 173 (75,5 %) 736 | 319 (74,5 %) 833 | 322 (76,1 %) 844 |
0,98 (0,78, 1,24) | 0,97 (0,78, 1,21) | 0,98 (0,84, 1,15) | ||||
RC : réponse complète; RP : réponse partielle; RRI : rapport des risques instantanés; IC : intervalle de confiance FAS : fulvestrant
ANA : anastrozole
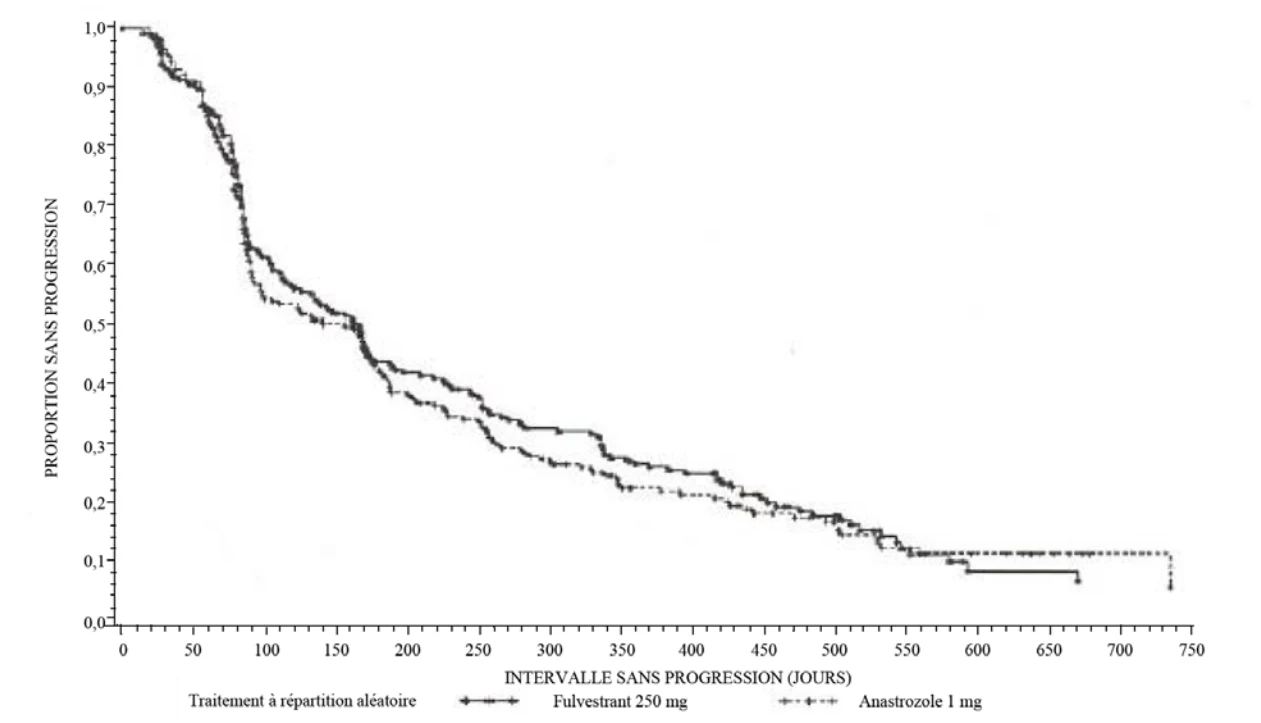
Figure 7. Courbes de Kaplan-Meier de la survie sans progression (sujets inclus : toutes les patientes réparties aléatoirement dans les groupes à 250 mg de fulvestrant ou à 1 mg d’anastrozole – Essai principalement européen; 9238IL/0020).
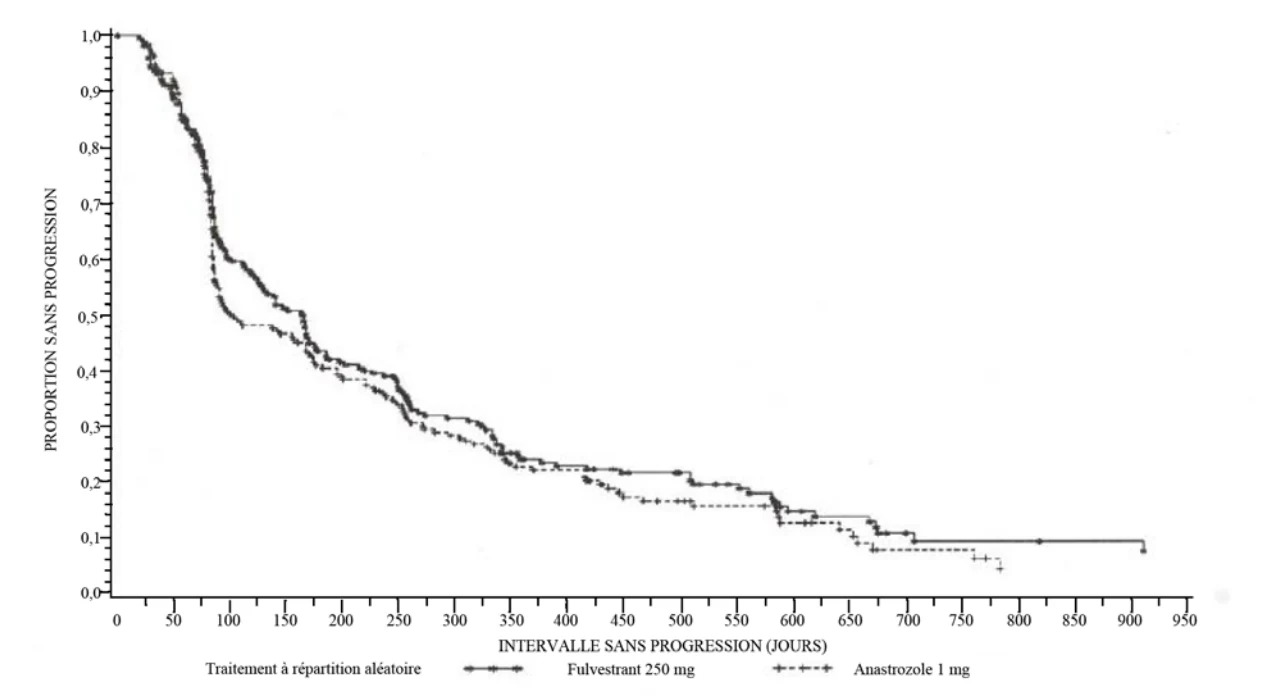
Figure 8. Courbes de Kaplan-Meier de la survie sans progression (sujets inclus : toutes les patientes réparties aléatoirement dans les groupes à 250 mg de fulvestrant ou à 1 mg d’anastrozole – Essai nord-américain; 9238IL/0021).
Comparaison entre le fulvestrant à 500 mg et le fulvestrant à 250 mg
L’efficacité et l’innocuité du fulvestrant administré à raison de 500 mg ont été comparées avec celles du fulvestrant administré à 250 mg lors d’un essai clinique de phase III (essai CONFIRM; D6997C00002) mené à terme chez 736 femmes ménopausées atteintes d’un cancer du sein avancé chez lesquelles la maladie a récidivé pendant ou après une hormonothérapie adjuvante, ou a évolué après une hormonothérapie pour une maladie avancée. Le principal critère d’évaluation était la survie sans progression (SSP), définie par le temps écoulé entre la répartition aléatoire et l’apparition des premiers signes de progression objective de la maladie ou le décès toutes causes confondues. Les critères secondaires étaient le taux de réponse objective, la survie globale, le taux de bienfaits cliniques, la durée de la réponse et la durée des bienfaits cliniques.
La dose de 500 mg de fulvestrant a été administrée en deux injections de 5 mL renfermant chacune 250 mg de fulvestrant par 5 mL, soit une injection dans chaque fesse les jours 0, 14 et 28, puis tous les 28 ± 3 jours par la suite. La dose de 250 mg de fulvestrant a été administrée en deux injections de 5 mL (l’une renfermant 250 mg de fulvestrant par 5 mL et l’autre, un placebo), soit une injection dans chaque fesse les jours 0 et 14 (2 injections de placebo seulement) et 28, puis tous les 28 ± 3 jours par la suite.
Le tableau 12 présente les données démographiques et les caractéristiques initiales des femmes ménopausées ayant reçu la dose de 500 mg ou de 250 mg de fulvestrant après répartition aléatoire.
Tableau 12 — Essai CONFIRM (D6997C00002) – Données démographiques et caractéristiques initiales
| Essai D6997C00002 | ||
| Paramètre | Fulvestrant 500 mg | Fulvestrant 250 mg |
| Nbre de participantes | 362 | 374 |
| Âge moyen (années) | 61,0 | 61,0 |
| Intervalle d’âge (années) | 26 – 91 | 23 – 87 |
| État des récepteurs hormonaux Nbre (%) | ||
| ER+ | 362 (100,0) | 374 (100,0) |
| PR+ | 241 (66,6) | 266 (71,1) |
| PR- | 92 (25,4) | 96 (25,7) |
| PR inconnu | 29 (8,0) | 12 (3,2) |
| Caractéristiques de la maladie (au moment de la répartition aléatoire) | ||
| Cancer du sein localement avancé seulement | 4 (1,1) | 11 (2,9) |
| Cancer métastatique | 358 (98,9) | 363 (97,1) |
| Toute atteinte viscérale | 205 (56,6) | 198 (52,9) |
| Os seulement | 87 (24,0) | 77 (20,6) |
| Maladie évaluable | ||
| Essai D6997C00002 | ||
| Paramètre | Fulvestrant 500 mg | Fulvestrant 250 mg |
| Non | 112 (30,9) | 113 (30,2) |
| Oui | 240 (66,3) | 261 (69,8) |
| Traitement antérieur | ||
| Traitement adjuvanta | ||
| Hormonothérapie | 231 (63,8) | 249 (66,6) |
| Inhibiteur de l’aromatase | 52 (14,4) | 55 (14,7) |
| Antiœstrogène | 202 (55,8) | 217 (58,0) |
| Chimiothérapie | 185 (51,1) | 200 (53,5) |
| Radiothérapie | 214 (59,1) | 206 (55,1) |
| Traitement au stade avancéa | ||
| Hormonothérapie | 173 (47,8) | 182 (48,7) |
| Inhibiteur de l’aromatase | 101 (27,9) | 108 (28,9) |
| Antiœstrogène | 72 (19,9) | 75 (20,1) |
| Chimiothérapie | 81 (22,4) | 69 (18,4) |
| Radiothérapie | 69 (19,1) | 102 (27,3) |
| Dernière hormonothérapie reçueb | ||
| Inhibiteur de l’aromatase | 52 (42,0) | 161 (43,0) |
| Antiœstrogène | 210 (58,0) | 213 (57,0) |
a Ces catégories ne sont pas mutuellement exclusives.
b Les patientes ayant suivi deux hormonothérapies antérieures pouvaient être admissibles si elles avaient commencé l’hormonothérapie de la maladie avancée au moins 12 mois après la fin de l’hormonothérapie adjuvante.
Résultats des essais
Dans l’essai CONFIRM, la durée de la survie sans progression (SSP) — principal critère d’évaluation de l’efficacité — a été significativement plus longue avec le fulvestrant à 500 mg qu’avec le fulvestrant à 250 mg, entraînant une réduction de 20 % (rapport des risques instantanés [IC95 %] = 0,80 [0,68 – 0,94]; p = 0,006) du risque de progression de la maladie et une augmentation médiane de 1 mois avant la progression de la maladie.
Le tableau 13 présente les données de SSP de toutes les patientes ayant été réparties aléatoirement dans l’un (fulvestrant à 500 mg) ou l’autre (fulvestrant à 250 mg) des groupes de traitement de l’essai CONFIRM (D6997C00002) et la figure 9 présente les courbes de Kaplan-Meier correspondant à ces données. Au moment de l’analyse primaire, la durée minimale du suivi était de 18 mois.
Tableau 13 — Essai CONFIRM (D6997C00002) – Résumé des données sur la survie sans progression (SSP) – Données de toutes les patientes ayant reçu la dose de 500 mg ou de 250 mg de fulvestrant après répartition aléatoire
Fulvestrant
500 mg
N = 362
Fulvestrant 250 mg
N = 374
Nbre de cas de progression (%) 297 (82,0) 321 (85,8)
Médiane (mois)
6,5 5,5
Survie sans progression (mois) : quartile – 25 % 2,8 2,7
Survie sans progression (mois) : quartile – 75 %
16,6
11,9
Pourcentage de patientes exemptes de progression au bout de :
6 mois 51 % 45 % 12 mois 34 % 25 %
18 mois 23 % 14 %
24 mois 16 % 11 %
RRI (IC95 %)
0,80 (0,68–0,94) Valeur de p 0,006 La survie sans progression correspond au temps écoulé entre la répartition aléatoire et l’apparition des premiers signes de progression de la maladie ou le décès toutes causes confondues.
Un rapport des risques instantanés < 1 indique que la dose de 500 mg de fulvestrant est associée à un intervalle sans progression plus long que la dose de 250 mg de fulvestrant.
Un rapport des risques instantanés > 1 indique que la dose de 500 mg de fulvestrant est associée à un intervalle sans progression plus court que la dose de 250 mg de fulvestrant.
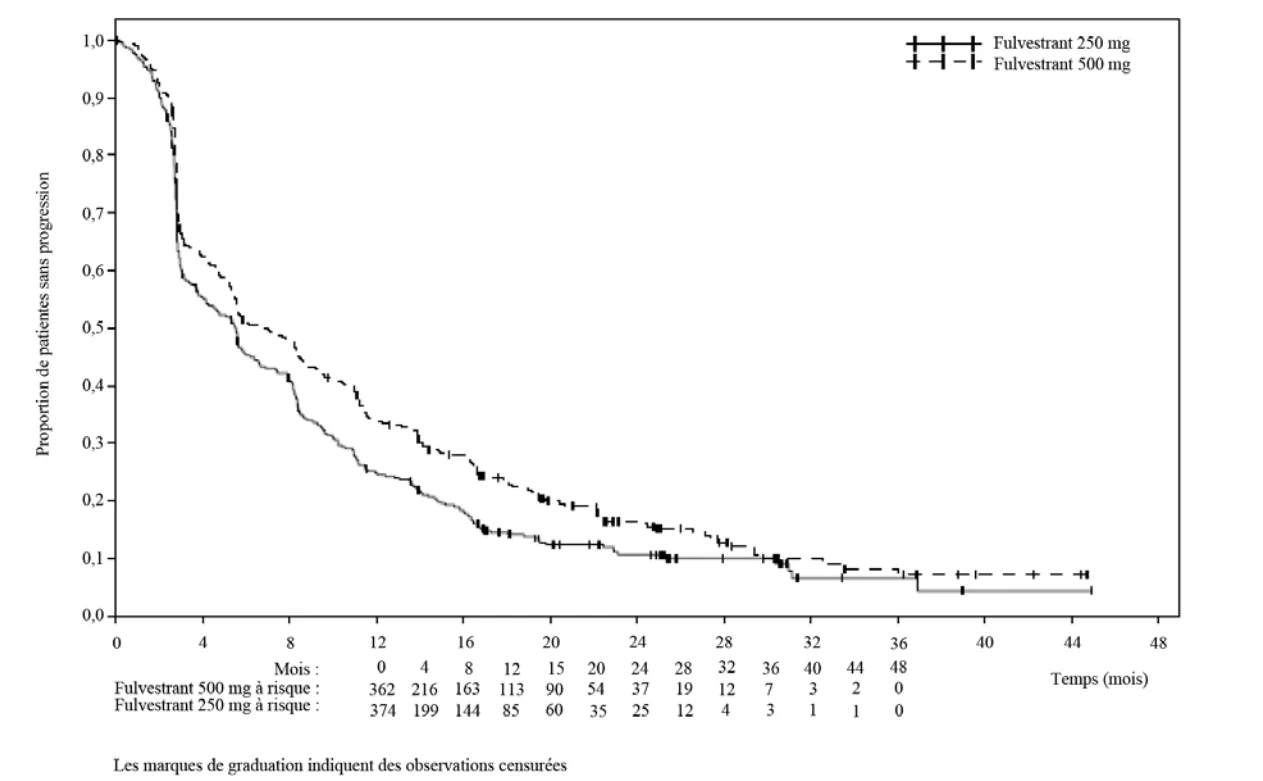
Figure 9. Essai CONFIRM (D6997C00002) – Courbes de Kaplan-Meier de la survie sans progression – Sujets inclus : toutes les patientes réparties aléatoirement dans les groupes à 500 mg ou à 250 mg de fulvestrant.
L’analyse primaire de la SSP est corroborée par le modèle de régression à risques proportionnels de Cox, ajusté en fonction du traitement et de 6 covariables définies (RRI = 0,78 [IC95 % : 0,67 – 0,92]; p = 0,003).
L’analyse du principal critère d’évaluation (SSP) chez les sous-groupes a porté sur 6 covariables prédéfinies : l’état des récepteurs hormonaux, l’atteinte viscérale, la réponse à la dernière hormonothérapie, la maladie évaluable, l’âge et l’hormonothérapie antérieure au traitement par le fulvestrant. L’effet thérapeutique favorisant la dose de 500 mg de fulvestrant par rapport à la dose de 250 mg a été observé de manière constante dans tous les sous-groupes. Un test d’interaction globale portant sur la SSP a été effectué afin de vérifier si l’effet du traitement présentait une hétérogénéité entre les 6 covariables prédéfinies; ledit test n’a fait ressortir aucune preuve d’hétérogénéité (p = 0,801). Néanmoins, il est important de mentionner que l’étude n’avait pas la puissance requise pour déceler une interaction entre les covariables étudiées et l’activité thérapeutique.
Le tableau 14 présente les résultats sur l’efficacité relativement aux critères d’évaluation secondaires au moment de l’analyse primaire (durée minimale du suivi : 18 mois).
Tableau 14 — Essai CONFIRM (D6997C00002) – Résumé des résultats sur l’efficacité relativement aux critères d’évaluation secondaires
Variable Fulvestrant
500 mg
Fulvestrant 250 mg
Taux de réponse objective
13,8 % 14,6 % RRA = 0,94 (IC95 % : -0,57 – 1,55);
p = 0,795
Taux de bienfaits cliniques
45,6 % 39,6 % RRA = 1,28 (IC95 % : 0,95 – 1,71);
p = 0,100
Durée de la réponse*
(médiane)
19,4 mois 16,4 mois Rapport de la durée prévue de la réponse : 0,894 (IC95 % : 0,479 – 1,667); p = 0,724
Durée des bienfaits cliniques
(médiane)
16,6 mois 13,9 mois Rapport de la durée prévue des bienfaits cliniques : 1,357 (IC95 % : 1,067 – 1,726);
p = 0,013
Survie globale (médiane) 25,1 mois 22,8 mois RRI = 0,84 (IC95 % : 0,69 – 1,030);
p = 0,091
RRA : risque relatif approché; RRI : rapport des risques instantanés
*Intervalle entre la répartition aléatoire et la progression.
Un RRI < 1 indique que la dose de fulvestrant de 500 mg est associée à un intervalle sans progression plus long que la dose de 250 mg.
Un RRI > 1 indique que la dose de fulvestrant de 500 mg est associée à un intervalle sans progression plus court que la dose de 250 mg.
Un RRA > 1 favorise la dose de 500 mg de fulvestrant alors qu’un RRA < 1 favorise la dose de 250 mg de fulvestrant.
Après une durée minimale du suivi de 50 mois, une mise à jour de l’analyse de la survie globale (SG) a révélé une amélioration non significative sur le plan statistique de 4,1 mois (RRI [IC95 %] = 0,81 [0,69 – 0,96]; p = 0,016 [valeur p nominale, aucun ajustement n’ayant été fait en fonction de la multiplicité]) de la SG médiane. La figure 10 illustre les courbes de Kaplan-Meier correspondant à la mise à jour des données sur la survie globale après une durée minimale du suivi de 50 mois.
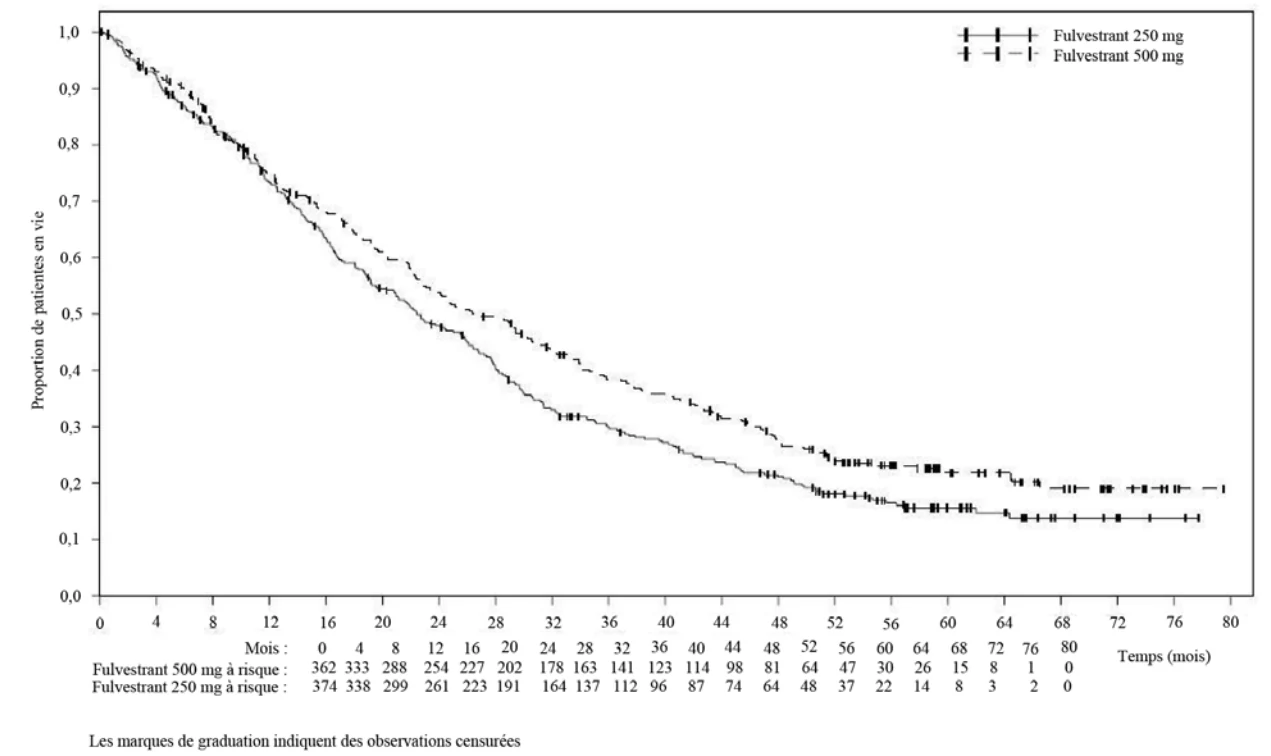
Figure 10. Essai CONFIRM (D6997C00002) – Courbes de Kaplan-Meier de la survie globale (durée minimale du suivi : 50 mois) – Sujets inclus : toutes les patientes réparties aléatoirement dans les groupes à 500 mg ou à 250 mg de fulvestrant.
Effets in vivo sur le tissu mammaire cancéreux
Les essais cliniques menés chez des femmes ménopausées atteintes d’un cancer primitif du sein ont montré que le fulvestrant entraîne une régulation négative significative de l’expression des récepteurs œstrogéniques dans les tumeurs ER+, laquelle était dépendante de la dose. Ces essais ont également révélé que le fulvestrant entraîne une baisse significative de l’expression des récepteurs de la progestérone, une protéine à régulation œstrogénique, ce qui concorde avec les données précliniques montrant que le fulvestrant n’exerce aucun effet agoniste œstrogénique intrinsèque. Ces modifications de l’expression des récepteurs des œstrogènes et de la progestérone étaient associées à une réduction de l’expression de l’antigène Ki-67, marqueur de prolifération des cellules tumorales, laquelle était également liée à la dose de fulvestrant, celle de 500 mg ayant eu un effet nettement plus important que celle de 250 mg.
Effets sur l’endomètre chez les femmes ménopausées
Les données laissent penser que le fulvestrant n’exercera aucun effet stimulant sur l’endomètre des femmes ménopausées. En effet, un essai mené chez des volontaires ménopausées en bonne santé a montré que, par rapport à ce que l’on observe avec un placebo, l’administration préalable d’un traitement de 250 mg de fulvestrant entraîne une réduction significative de la stimulation de l’endomètre causée par l’administration de 20 mcg par jour d’éthinylœstradiol, ce qui montre que cet agent exerce un effet antiœstrogénique sur l’endomètre des femmes ménopausées.
L’administration de fulvestrant, à raison de 500 mg ou de 250 mg pendant une période maximale de 16 semaines, n’a pas entraîné de variation cliniquement significative de l’épaisseur de l’endomètre chez des patientes atteintes d’un cancer du sein, ce qui indique l’absence d’effet agoniste de cet agent.
Effets sur les os
L’administration de fulvestrant, à raison de 500 mg ou de 250 mg pendant une période maximale de 16 semaines, n’a pas entraîné de variation cliniquement significative de la concentration sérique des marqueurs du renouvellement osseux chez des patientes atteintes d’un cancer du sein. Il n’existe pas de données à long terme sur l’effet du fulvestrant sur les os. Compte tenu du mode d’action du fulvestrant, il existe un risque potentiel d’ostéoporose.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie
Le fulvestrant est un puissant inhibiteur de la croissance des cellules tumorales mammaires MCF-7 ER+.
Chez des rates adultes non ovariectomisées, le traitement par le fulvestrant a inhibé avec efficacité les effets trophiques des œstrogènes endogènes sur l’utérus. La puissance du fulvestrant contre les effets des œstrogènes endogènes (DE50 ≈ 0,1 mg/kg/jour par voie sous-cutanée) était semblable à celle observée chez des rates ovariectomisées traitées par l’œstradiol (DE50 ≈ 0,07 mg/kg par voie sous-cutanée).
Les altérations de la kératinisation observées dans les frottis vaginaux témoignaient également d’une puissance similaire du fulvestrant contre les effets des œstrogènes sur le vagin (inhibition partielle et complète à respectivement 0,1 mg/kg et 0,3 mg/kg par voie sous-cutanée).
L’activité antitumorale du fulvestrant a été évaluée chez des souris porteuses de tumeurs dérivées de la lignée cellulaire MCF-7 (cancer mammaire humain) ou d’explants de tumeur solide provenant d’une tumeur mammaire humaine, Br10. L’administration d’une seule injection sous-cutanée de 5 mg de fulvestrant a complètement inhibé la croissance de xénogreffes de tumeurs mammaires humaines dérivées de MCF-7 chez la souris Nude pendant au moins 4 semaines. La croissance de transplants de la tumeur mammaire humaine Br10 a également été inhibée efficacement par le fulvestrant. L’administration d’une seule injection sous-cutanée de 5 mg de fulvestrant effectuée la journée même de l’implantation de la tumeur a, par comparaison avec l’effet chez les témoins, entraîné une réduction substantielle soutenue de la croissance tumorale. Une ovariectomie pratiquée chez tous les animaux après 3 mois a montré la sensibilité des tumeurs aux œstrogènes.
Des études indépendantes ont montré que des xénogreffes de tumeurs dérivées de la lignée cellulaire MCF-7 résistantes au tamoxifène, qui croissent après un traitement prolongé par le tamoxifène, demeurent sensibles au fulvestrant.
Pharmacocinétique
Bien absorbé chez le rat et le chien après son administration par voie intramusculaire, le fulvestrant se distribue ensuite abondamment dans les tissus et est presque entièrement éliminé par voie biliaire. Son métabolisme est qualitativement comparable chez le rat, le chien et l’humain. Bien que certains métabolites possèdent une activité intrinsèque semblable à celle de la molécule mère, ils n’étaient pas décelables dans le plasma et représentaient une fraction mineure des métabolites (< 10 %). Les résultats semblent indiquer que c’est le fulvestrant lui-même qui est responsable des effets pharmacologiques observés in vivo. Une exposition adéquate au fulvestrant a été obtenue chez le rat et le chien aux fins de comparaison avec l’humain.
Chez le rat, le fulvestrant a généralement été libéré lentement à partir de la préparation à longue durée d’action pendant toute la période d’évaluation de 30 jours. Le temps écoulé avant l’atteinte de la Cmax (tmax) était variable (entre 3 heures et 11 jours après l’administration) et la valeur moyenne de l’ASC0-30 jours pour le groupe a augmenté de manière proportionnelle à la dose. Chez le chien, la valeur moyenne de l’ASC0-28 jours pour le groupe s’est également révélée proportionnelle à la dose, tandis que la valeur du tmax s’est échelonnée entre 2 et 7 jours. L’administration d’injections intramusculaires mensuelles a entraîné une légère accumulation chez le chien, mais aucun signe d’augmentation de la Cmax n’a été observé.
TOXICOLOGIE
Toxicité aiguë
La toxicité aiguë du fulvestrant est faible. Chez les rongeurs, la dose létale médiane était supérieure à 70 mg/kg après l’administration par voie intramusculaire (plus de 400 fois la dose clinique), supérieure à 50 mg/kg après l’administration par voie intraveineuse et supérieure à 2000 mg/kg après l’administration par voie orale.
Toxicité de doses répétées
Le fulvestrant a été bien toléré chez toutes les espèces animales chez lesquelles la toxicité de doses répétées a été évaluée. Dans les études sur la toxicité de doses intramusculaires multiples chez le rat et le chien, la plupart des effets observés étaient dus à l’activité antiœstrogénique du fulvestrant, en particulier dans le cas de l’appareil reproducteur féminin, mais aussi en ce qui a trait à d’autres organes hormonosensibles chez les deux sexes. Aucun signe d’autres effets toxiques généraux n’a été observé chez les rats ayant reçu des doses allant jusqu’à 10 mg/rat/15 jours pendant 6 mois ou chez les chiens ayant reçu des doses allant jusqu’à 40 mg/kg/28 jours pendant 12 mois.
Des effets sur le système cardiovasculaire (légère élévation du segment ST à l’ÉCG [voie orale] et arrêt sinusal chez un chien [voie intraveineuse]) ont été observés après l’administration du médicament par voies orale et intraveineuse dans des études menées chez le chien, mais comme ils se sont produits chez des animaux ayant été exposés à des concentrations de fulvestrant beaucoup plus élevées que celles observées chez les patientes (Cmax > 15 fois la valeur chez les patientes), on les a considérés comme non significatifs relativement à l’innocuité chez des sujets humains recevant la dose clinique.
Pouvoir carcinogène et pouvoir mutagène
Une étude de carcinogenèse d’une durée de 2 ans a été menée chez des rats mâles et des rats femelles. Les doses administrées, soit 15 mg/kg/30 jours, 10 mg/rat/30 jours et 10 mg/rat/15 jours par voie intramusculaire, correspondaient à environ 0,9, 1,5 et 3 fois (chez les femelles) et à environ 0,8, 0,8 et 2 fois (chez les mâles) l’exposition générale (ASC0-30 jours) à laquelle donne lieu, chez la femme, la dose recommandée de 500 mg/mois. Une augmentation de la fréquence de tumeurs bénignes de la granulosa ovarienne et de tumeurs bénignes à cellules de Leydig du testicule a été observée chez les femelles ayant reçu la dose de 10 mg/rate/15 jours et chez les mâles ayant reçu celle de 15 mg/rat/30 jours, respectivement. Lors d’une étude d’oncogénicité de 2 ans menée chez la souris, l’administration orale du produit a été associée à une augmentation de la fréquence de tumeurs (bénignes et malignes) du stroma des cordons sexuels de l’ovaire aux doses de 150 et de 500 mg/kg/jour. La dose sans effet observé (DSEO), relativement à ces manifestations, était de 10 mg/rate/30 jours chez la rate et de 20 mg/kg/jour chez la souris, respectivement. L’induction de ce type de tumeurs concorde avec les perturbations pharmacologiques de la rétroaction endocrinienne des taux de gonadotrophines causées par un antiœstrogène. Par conséquent, ces résultats ne sont pas considérés comme pertinents en ce qui a trait à l’utilisation du fulvestrant chez les femmes ménopausées.
Le fulvestrant n’a été ni mutagène ni clastogène dans de multiples tests in vitro avec ou sans facteur d’activation métabolique provenant de foie de mammifères (test de mutation bactérienne avec des souches de Salmonella typhimurium et d’Escherichia coli, étude cytogénétique in vitro dans des lymphocytes humains, test de mutation de cellules de mammifères dans des cellules de lymphome murin et test des micronoyaux in vivo chez le rat).
Reproduction et tératologie
Des doses de fulvestrant de respectivement 0,001 à 2 mg/kg/jour (0,007 à 13 mg/m2 en fonction de la surface corporelle) et 0,01 à 0,25 mg/kg/jour (0,1 à 2,5 mg/m2 en fonction de la surface corporelle) ont été administrées par voie intramusculaire à des rats et à des lapins dans diverses études sur les effets toxiques du médicament pour la reproduction. À titre de comparaison, la dose clinique de 500 mg/mois chez l’humain équivaut à environ 13,4 mg/m2. Ces études animales montrent qu’à des doses semblables ou inférieures à la dose clinique, en mg/m2, le fulvestrant a des effets concordant avec son activité antiœstrogénique sur la reproduction et sur le développement embryonnaire ou fœtal. On a montré que le fulvestrant traverse le placenta chez les rates et les lapines ayant reçu une dose intramusculaire unique de respectivement 1,0 mg/kg et 0,26 mg/kg.
Chez le rat, l’administration du fulvestrant a provoqué une réduction réversible de la fécondité des femelles et de la survie des embryons à des doses de 0,01 mg/kg/jour ou plus (environ 0,6 % de la dose établie en fonction de la surface corporelle chez l’humain), ainsi qu’une dystocie et une fréquence accrue d’anomalies fœtales, y compris l’hyperflexion du tarse. L’administration de doses de 0,1 mg/kg/jour ou plus (environ 0,6 % de la dose établie en fonction de la surface corporelle chez l’humain) a entraîné des signes de retard du développement fœtal, notamment une fréquence accrue d’absence d’ossification de l’apophyse odontoïde et du tubercule ventral de la première vertèbre cervicale. Une fréquence accrue de cas d’hyperflexion du tarse a été observée à la dose de 2,0 mg/kg/jour (dose équivalente à la dose en mg/m2 chez l’humain) lorsque le fulvestrant a été administré durant l’organogenèse. Les autres anomalies fœtales majeures observées à la dose de 2 mg/kg/jour comprenaient l’œdème, le laparoschisis, le raccourcissement digital, la flexion de la patte arrière et le raccourcissement des mâchoires supérieure et inférieure.
L’administration de doses de fulvestrant ≥ 1 mg/kg/jour (dose équivalente à la dose en mg/m2 chez l’humain) durant la période principale de l’organogenèse a empêché la poursuite de la grossesse chez les lapines. De plus, une augmentation du poids du placenta et du nombre d’avortements après l’implantation a été observée à la dose de 0,25 mg/kg/jour (équivalente au quart de la dose en mg/m2 chez l’humain), mais on n’a pas constaté d’anomalies fœtales. Toutefois, une hausse de la fréquence de variations fœtales — courantes chez le lapin (rétrodéviation de la ceinture pelvienne et 27 vertèbres présacrées) à la dose de 0,25 mg/kg/jour (équivalente au quart de la dose en mg/m2 chez l’humain) — a été notée lorsque l’administration a eu lieu durant l’organogenèse.
Bien que les effets potentiels du fulvestrant sur la fécondité des animaux mâles n’aient pas été étudiés comme tels, chez le rat mâle, l’administration intramusculaire de doses de fulvestrant de 15 mg/kg/30 jours, de 10 mg/rat/30 jours ou de 10 mg/rat/15 jours au cours d’une étude de toxicologie de 6 mois a entraîné une baisse du nombre de spermatozoïdes dans les tubes séminifères, une atrophie des tubes séminifères et des altérations dégénératives des épididymes. Vingt semaines après la fin de l’administration, les modifications des testicules et des épididymes ne s’étaient toujours pas résorbées. Ces doses de fulvestrant correspondent à environ 1,3, 1,2 et 3,5 fois, respectivement, l’exposition générale (ASC0-30 jours) à laquelle donne lieu, chez la femme, l’administration de la dose recommandée de 500 mg/mois.
RÉFÉRENCES
- 1.
Di Leo A, Jerusalem G, Petruzelka L et al, Results of the CONFIRM Phase III Trial
Comparing Fulvestrant 250 mg With Fulvestrant 500 mg in Postmenopausal Women With Estrogen Receptor–Positive Advanced Breast Cancer. J Clin Oncol.
10.1200/JCO.2010.28.8415;
- 2.
Howell A, Robertson JFR, Quersma Albano J, et al. Fulvestrant, Formerly ICI 182,780, Is as
Effective as Anastrozole in Postmenopausal Women With Advanced Breast Cancer Progressing After Prior Endocrine Treatment. J Clin Oncol 2002; 20: 3396-3403.
- 3.
Osborne CK, Coronado-Heinsohn EB, McCue BL, et al. Comparison of the Effects of a Pure
Steroidal Antiestrogen with those of Tamoxifen in a Model of Human Breast Cancer. J Natl Cancer Inst 1995; 87: 746 - 750.
- 4. Osborne CK, Jarman M, McCague R, et al. The importance of tamoxifen metabolism in tamoxifen-stimulated breast tumour growth. Pharmacology 1994; 34(2): 89-95.
- 5.
Osborne CK, Pippen J, Jones SE, et al. Double-Blind, Randomised Trial Comparing the
Efficacy and Tolerability of Fulvestrant Versus Anastrozole in Postmenopausal Women With Advanced Breast Cancer Progressing on Prior Endocrine Therapy: Results of a North American Trial. J Clin Oncol 2002; 20: 3386-3395.
- 6. Robertson JFR, Bondarenko, IM, Trishkina E, et al. Fulvestrant 500 mg versus anastrozole 1 mg for hormone receptor-positive advanced breast cancer (FALCON): an international, randomised, double-blind, phase 3 trial. Lancet 2016; 388(10063): 2997-3005.
- 7.
Robertson JFR, Osborne, CK, Howell A, et al. Fulvestrant versus Anastrozole for the
Treatment of Advanced Breast Carcinoma in Postmenopausal Women: A Prospective Combined Analysis of Two Multicenter Trials. Cancer 2003; 98: 229–38.
- 8.
Wakeling A, Dukes M and Bowler J. A Potent Specific Pure Antiestrogen with Clinical
Potential. Cancer Research 1991; 51(15): 3867-3873.
- 9. Monographie de FASLODEX® par AstraZeneca Canada Inc., Ontario, Canada. Numéro de contrôle : 231097. Date de révision : 15 novembre 2019.