


Monographie de produit - Teva-Lisinopril (Type P)
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
7 MISES EN GARDE ET PRÉCAUTIONS 04/2022
TABLE DES MATIÈRES
Les sections ou sous-sections sans objet au moment de l’autorisation du produit ne figurent pas aux présentes.
TABLE DES MATIÈRES ......................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................................... 4
1 INDICATIONS ................................................................................................................................... 4
1.1 Enfants..................................................................................................................................... 4 1.2 Personnes âgées ..................................................................................................................... 5 2 CONTRE-INDICATIONS ..................................................................................................................... 5
3 ENCADRÉ SUR LES « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ................................. 5
4 POSOLOGIE ET ADMINISTRATION .................................................................................................. 6
4.1 Considérations posologiques .................................................................................................... 6 4.2 Dose recommandée et ajustement de la posologie ................................................................. 6 4.5 Dose oubliée ............................................................................................................................. 9 5 SURDOSAGE .................................................................................................................................. 9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .................. 9
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................................ 10
7.1 Populations particulières ........................................................................................................ 16 7.1.1 Femmes enceintes ............................................................................................................... 16 7.1.2 Femmes qui allaitent ........................................................................................................... 17 7.1.3 Enfants ................................................................................................................................. 17 7.1.4 Personnes âgées .................................................................................................................. 17 8 EFFETS INDÉSIRABLES .................................................................................................................... 17
8.1 Aperçu des effets indésirables ................................................................................................ 17 8.2 Effets indésirables observées au cours des études cliniques ............................................... 18 8.2.1 Effets indésirables observées au cours des études cliniques – enfants ......................... 20 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................ 20 8.5 Effets indésirables observés après la commercialisation du produit ................................... 21 9 INTERACTIONS MÉDICAMENTEUSES ............................................................................................ 23
9.1 Interactions médicamenteuses graves ................................................................................. 23 9.2 Aperçu des interactions médicamenteuses ............................................................................ 23 9.3 Interactions médicament-comportement .............................................................................. 23 9.4 Interactions médicament-médicament .................................................................................. 23 9.5 Interactions médicament-aliment .......................................................................................... 28 9.6 Interactions médicament-herbe médicinale .......................................................................... 28 9.7 Interactions médicament-épreuves de laboratoire ................................................................ 28 10 PHARMACOLOGIE CLINIQUE ....................................................................................................... 29
10.1 Mode d’action ....................................................................................................................... 29 10.2 Pharmacodynamie ................................................................................................................ 29 10.3 Pharmacocinétique ............................................................................................................... 30 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................................... 31
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ................................................................................ 31
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................................... 31
14 ESSAIS CLINIQUES ........................................................................................................................ 33
14.3 Études comparatives de biodisponibilité .............................................................................. 33 15 MICROBIOLOGIE .......................................................................................................................... 34
16 TOXICOLOGIE NON CLINIQUE ..................................................................................................... 34
RENSEIGNEMENTS SUR LE MÉDICAMENT À L’INTENTION DU PATIENT ........................................ 47
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TEVA-LISINOPRIL (TYPE P) (comprimés de lisinopril) est indiqué pour :
- Hypertension
TEVA-LISINOPRIL (TYPE P) (lisinopril) est indiqué pour le traitement de l’hypertension essentielle et rénovasculaire. Le médicament peut être administré seul ou conjointement avec des diurétiques thiazidiques. L’administration d’une association médicamenteuse s’est avérée nécessaire chez une grande majorité de patients (> 80 %) atteints d’hypertension grave. Le lisinopril a été utilisé en association avec des bêtabloquants et des bloqueurs des canaux calciques, mais on possède peu de données sur les résultats de telles associations.
- Insuffisance cardiaque congestive
TEVA-LISINOPRIL (TYPE P) est indiqué pour la prise en charge de l’insuffisance cardiaque congestive symptomatique comme traitement d’appoint aux diurétiques et, s’il y a lieu, aux digitaliques. Le traitement par TEVA-LISINOPRIL (TYPE P) ne devrait être entrepris que sous étroite surveillance médicale, de préférence en milieu hospitalier.
- Traitement consécutif à un infarctus aigu du myocarde
TEVA-LISINOPRIL (TYPE P) est indiqué dès les premières 24 heures qui suivent la survenue d’un infarctus aigu du myocarde chez les patients dont l’état est hémodynamiquement stable, dans le but d’augmenter la survie. Les patients devraient recevoir, dans les cas appropriés, un traitement traditionnel au moyen de thrombolytiques, d’AAS et de bêtabloquants.
Le traitement par TEVA-LISINOPRIL (TYPE P) doit être réévalué après 6 semaines. En l’absence de signes de dysfonction ventriculaire gauche symptomatique ou asymptomatique, on peut interrompre le traitement par ce médicament.
TEVA-LISINOPRIL (TYPE P) ne doit pas être administré dans les cas suivants : tension artérielle systolique inférieure à 100 mm Hg, insuffisance rénale manifeste sur le plan clinique, antécédents de sténose bilatérale des artères rénales (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Lorsqu’on administre TEVA-LISINOPRIL (TYPE P), on doit tenir compte des risques d’œdème de Quincke (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
1.1 Enfants
Enfants (moins de 6 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de TEVA-
LISINOPRIL (TYPE P) chez les enfants âgés de moins de 6 ans et n’a donc pas autorisé d’indication d’utilisation pour cette population (voir 4 POSOLOGIE ET ADMINISTRATION).
- Enfants (6 à 16 ans) : Selon les données soumises à Santé Canada et examinées par cet organisme, l’innocuité et l’efficacité de TEVA-LISINOPRIL (TYPE P) chez les patients pédiatriques ont été établies; par conséquent, Santé Canada a autorisé une indication pour cette population (voir 4 POSOLOGIE ET ADMINISTRATION).
1.2 Personnes âgées
- Les données tirées des études cliniques et l’expérience acquise auprès des personnes âgées laissent croire que l’innocuité et l’efficacité du médicament sont similaires chez cette population (voir 4 POSOLOGIE ET ADMINISTRATION).
2 CONTRE-INDICATIONS
TEVA-LISINOPRIL (TYPE P) (lisinopril) est contre-indiqué chez les patients :
- présentant une hypersensibilité à l’un des composants de ce produit;
- ont des antécédents d’œdème de Quincke lié à un traitement antérieur par un inhibiteur de l’enzyme de conversion de l’angiotensine;
- présentant un œdème de Quincke héréditaire ou idiopathique;
- atteints de diabète de type 1 ou de type 2 ou présentant une insuffisance rénale modérée ou grave (TFG < 60 mL/min/1,73 m2) et qui prennent en concomitance un médicament contenant de l’aliskirène (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES);
- prenant en concomitance un inhibiteur de la néprilysine (p. ex. le sacubitril). Ne pas administrer TEVA-LISINOPRIL (TYPE P) dans les 36 heures suivant le passage au sacubitril/valsartan ou l’abandon de ce traitement d’association, qui contient un inhibiteur de la néprilysine (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
3 ENCADRÉ SUR LES « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- Administrés au cours de la grossesse, les inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) peuvent comporter un risque de morbidité et de mortalité fœtales. Le traitement par TEVA-LISINOPRIL (TYPE P) devrait être interrompu le plus tôt possible après le diagnostic de grossesse.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Du fait que l’absorption du lisinopril n’est pas influencée par l’ingestion d’aliments, le médicament peut être pris avant, pendant ou après les repas.
- TEVA-LISINOPRIL (TYPE P) doit être administré en une seule dose quotidienne.
- TEVA-LISINOPRIL (TYPE P) doit être pris à la même heure chaque jour. Il n’est pas conseillé de fractionner les comprimés TEVA-LISINOPRIL (TYPE P).
- La posologie doit être modifiée en fonction de la réponse clinique du patient.
4.2 Dose recommandée et ajustement de la posologie
- Hypertension essentielle
La dose d’attaque habituellement recommandée chez les patients atteints d’hypertension essentielle et qui ne prennent pas de diurétiques est de 10 mg, 1 fois/jour. La posologie doit être ajustée en fonction de l’effet du traitement sur la tension artérielle. La posologie habituelle varie de 10 à 40 mg/jour, administrés en une seule dose. Chez certains patients, la réduction optimale de la tension artérielle peut se manifester seulement après 2 à 4 semaines de traitement. L’effet antihypertensif peut diminuer vers la fin de la période entre les doses indépendamment de la dose administrée, mais généralement avec une dose de 10 mg/jour. Cette diminution peut être évaluée en mesurant la tension artérielle avant l’administration du médicament pour vérifier si des chiffres tensionnels satisfaisants se maintiennent durant 24 heures. Si ce n’est pas le cas, il faut envisager d’augmenter la dose. Dans les études cliniques contrôlées de longue durée, la dose maximale utilisée était de 80 mg/jour. S’il est impossible de maîtriser l’hypertension au moyen de TEVA-LISINOPRIL (TYPE P) administré seul, on peut ajouter une faible dose de diurétique. Il a été démontré que l’ajout d’une dose de 12,5 mg d’hydrochlorothiazide produisait un effet additif. Après l’ajout d’un diurétique, il peut être possible de réduire la dose de TEVA-LISINOPRIL (TYPE P).
Patients traités par des diurétiques : Chez les hypertendus qui prennent déjà un diurétique, l’administration de la dose initiale de TEVA-LISINOPRIL (TYPE P) peut déclencher une hypotension symptomatique. La prise du diurétique devrait, si possible, être interrompue 2 à 3 jours avant d’entreprendre le traitement par TEVA-LISINOPRIL (TYPE P) afin de réduire les risques d’hypotension (voir 7 MISES EN GARDE ET PRÉCAUTIONS). La posologie de TEVA-LISINOPRIL (TYPE P) devrait être ajustée en fonction de l’effet du traitement sur la tension artérielle. S’il est impossible de maîtriser l’hypertension au moyen de TEVA-LISINOPRIL (TYPE P) administré seul, on peut reprendre le traitement par les diurétiques tel qu’il a été mentionné précédemment.
Si la prise de diurétiques ne peut être interrompue, on doit alors administrer une dose initiale de 5 mg de lisinopril et garder le patient sous surveillance médicale pendant au moins 2 heures, puis pendant 1 heure de plus après la maîtrise de la tension artérielle (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
En présence d’insuffisance rénale, on recommande d’utiliser une dose initiale plus faible chez les patients qui ne peuvent interrompre le traitement par les diurétiques, les patients qui présentent une hypovolémie ou une déplétion sodée pour quelque raison que ce soit, ou ceux qui souffrent d’hypertension rénovasculaire.
Ajustement de la posologie en présence d’insuffisance rénale : Chez les patients atteints d’insuffisance rénale, la posologie devrait être réglée en fonction de la clairance de la créatinine comme il est indiqué dans le tableau ci-après.
| Clairance de la créatinine | Dose d’attaque (mg/jour) | |
| mL/s | mL/min | |
| 0,5-1,17 | 31-70 | 5,0 - 10,0 |
| 0,17-0,49 | 10-30 | 2,5 - 5,0 |
| < 0,17 (y compris les patients dialysés) | < 10 (y compris les patients dialysés) | 2,5* |
* La posologie et la fréquence d’administration doivent être ajustées en fonction de l’effet du traitement sur la tension artérielle.
La posologie peut être augmentée jusqu’à la maîtrise de la tension artérielle ou jusqu’à une dose maximale de 40 mg/jour.
Des réactions anaphylactoïdes ont été rapportées chez des patients sous hémodialyse au moyen d’un dispositif muni de membranes à haute perméabilité (p. ex. polyacrylonitrile [PAN]) et traités conjointement avec un inhibiteur de l’ECA (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Posologie chez les personnes âgées : En règle générale, l’effet du traitement sur la tension artérielle et les effets indésirables ont été similaires chez les patients jeunes et les patients âgés après l’administration de doses équivalentes de lisinopril. Toutefois, les résultats d’études pharmacocinétiques indiquent que les concentrations sanguines maximales et l’aire sous la courbe de la concentration plasmatique en fonction du temps sont deux fois plus importantes chez les personnes âgées; l’ajustement posologique chez ce groupe d’âge devra donc être effectué avec précaution.
Hypertension rénovasculaire
Il se peut que certains patients qui présentent une hypertension rénovasculaire, associée en particulier à une sténose bilatérale ou une sténose artérielle sur rein unique, réagissent trop fortement à la première dose de TEVA-LISINOPRIL (TYPE P). On recommande, par conséquent, d’instaurer le traitement à une dose plus faible de 2,5 ou 5 mg. On peut ensuite ajuster la posologie en fonction de l’effet thérapeutique obtenu sur la tension artérielle.
Insuffisance cardiaque congestive
TEVA-LISINOPRIL (TYPE P) doit être administré en association avec un diurétique et, au besoin, un dérivé digitalique. Le traitement doit être instauré sous étroite surveillance médicale, de préférence en milieu hospitalier. Il faut évaluer la tension artérielle et la fonction rénale avant et pendant le traitement par TEVA-LISINOPRIL (TYPE P), car on a signalé des cas d’hypotension grave et, plus rarement, d’insuffisance rénale consécutive (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Avant d’instaurer le traitement, il faut tenir compte de la prise récente de diurétiques et des risques d’hypovolémie et de déplétion sodée grave. On doit réduire, si c’est possible, la dose du diurétique avant le début du traitement.
La dose initiale recommandée est de 2,5 mg/jour. Au besoin, elle peut être augmentée graduellement en fonction de la réponse du patient au traitement. Le schéma posologique habituel est de 5 à 20 mg/jour administrés en une seule dose. L’ajustement de la posologie doit être effectué sur une période de 2 à 4 semaines, ou plus rapidement en présence de signes et de symptômes résiduels d’insuffisance cardiaque.
Traitement consécutif à un infarctus aigu du myocarde
Le traitement peut être instauré dès les premières 24 heures qui suivent le début des symptômes d’infarctus du myocarde chez les patients dont l’état est hémodynamiquement stable. Les patients devraient recevoir les traitements standard préconisés lorsqu’il y a lieu (voir 1 INDICATIONS).
La dose initiale de TEVA-LISINOPRIL (TYPE P) est de 5 mg, administrée par voie orale, suivie d’une dose de 5 mg après 24 heures, d’une dose de 10 mg après 48 heures et d’une dose uniquotidienne de 10 mg par la suite.
Les patients qui présentent une tension systolique basse (de 100 à 120 mm Hg) à l’instauration du traitement ou durant les 3 jours qui suivent l’infarctus, devraient recevoir une dose plus faible de 2,5 mg par voie orale. On ne doit pas instaurer un traitement au moyen de TEVA-LISINOPRIL (TYPE P) chez les patients qui présentent un risque de détérioration hémodynamique grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Si, après 3 jours de traitement, une hypotension se manifeste (tension systolique inférieure ou égale à 100 mm Hg), on peut administrer une dose d’entretien de 5 mg/jour, avec des réductions temporaires à 2,5 mg, au besoin. En cas d’hypotension prolongée (tension systolique inférieure à 90 mm Hg pendant plus de 1 heure), il faut interrompre le traitement par TEVA-LISINOPRIL (TYPE P).
On devrait évaluer la fonction rénale des patients avant et pendant le traitement par TEVA-LISINOPRIL (TYPE P) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L’administration du médicament devrait être maintenue pendant 6 semaines. Après cette période, les patients qui présentent des signes et des symptômes d’insuffisance cardiaque devraient continuer à prendre TEVA-LISINOPRIL (TYPE P) (voir 4 POSOLOGIE ET ADMINISTRATION).
TEVA-LISINOPRIL (TYPE P) est compatible avec la nitroglycérine i.v. ou transdermique.
Enfants
Chez les sujets qui peuvent avaler des comprimés, la dose doit être personnalisée selon le profil du patient et la réponse de la tension artérielle. La dose initiale recommandée est de 2,5 mg chez les enfants dont le poids est de 20 kg à moins de 50 kg, et de 5 mg chez ceux dont le poids est égal ou supérieur à 50 kg. TEVA-LISINOPRIL (TYPE P) doit être administré une fois par jour. La posologie doit être ajustée en fonction du patient; la dose maximale est de 20 mg par jour chez les patients dont le poids est de 20 kg à moins de 50 kg, et de 40 mg chez ceux dont le poids est égal ou supérieur à 50 kg (voir 10 PHARMACOLOGIE CLINIQUE, 10.2 PHARMACODYNAMIE et 10.3 PHARMACOCINÉTIQUE).
TEVA-LISINOPRIL (TYPE P) n’est pas recommandé chez les enfants de moins de 6 ans ou chez ceux qui présentent un taux de filtration glomérulaire inférieur à 30 mL/min/1,73 m2 (voir 10 PHARMACOLOGIE CLINIQUE, 10.2 PHARMACODYNAMIE et 10.3 PHARMACOCINÉTIQUE).
4.5 Dose oubliée
Il faut dire au patient qui oublie une dose de TEVA-LISINOPRIL (TYPE P) de la prendre dès qu’il s’aperçoit de son oubli, à condition que le laps de temps écoulé ne dépasse pas 6 heures, et de revenir ensuite à son horaire habituel. Il faut également aviser le patient de ne pas doubler la dose.
5 SURDOSAGE
La manifestation la plus probable en cas de surdosage serait une hypotension qui pourrait être traitée, le cas échéant, par une perfusion i.v. d’un soluté physiologique salin. L’administration d’angiotensine II, si on en a à portée de la main, peut se révéler bénéfique.
Le lisinopril peut être éliminé de la circulation générale par hémodialyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions anaphylactoïdes dues à l’utilisation de membranes à haute perméabilité).
Pour connaître les mesures à prendre en cas d’un surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| pharmaceutique / | ||||
| teneur / composition |
| Orale | Comprimés à 5 mg, 10 mg et 20 mg | amidon, cellulose microcristalline, glycolate d’amidon sodique, mannitol, phosphate de calcium dibasique, silice colloïdale et stéarate de magnésium. Comprimé à 10 mg : AD&C jaune no 6 sur substrat, D&C jaune no 10 sur substrat. Comprimé à 20 mg : AD&C bleu no 1, AD&C jaune no 6 sur substrat, D&C rouge no 30 sur substrat. |
Chaque comprimé TEVA-LISINOPRIL (TYPE P) (lisinopril) à 5 mg, blanc à blanc cassé, de forme ovale, rainuré, portant l’inscription gravée 5 sur un côté et N | N sur l’autre côté, renferme 5 mg de lisinopril. Offert en flacons de 100 comprimés et en boîtes de 30 comprimés en plaquettes alvéolées.
Chaque comprimé TEVA-LISINOPRIL (TYPE P) (lisinopril) à 10 mg, jaune pâle, de forme ovale, rainuré, portant l’inscription gravée 10 sur un côté et N | N sur l’autre côté, renferme 10 mg de lisinopril. Offert en flacons de 100 comprimés et en boîtes de 30 comprimés en plaquettes alvéolées.
Chaque comprimé TEVA-LISINOPRIL (TYPE P) (lisinopril) à 20 mg, pêche, de forme ovale, rainuré, portant l’inscription gravée 20 sur un côté et N | N sur l’autre côté, renferme 20 mg de lisinopril. Offert en flacons de 100 et 500 comprimés et en boîtes de 30 comprimés en plaquettes alvéolées.
Il n’est pas conseillé de fractionner les comprimés TEVA-LISINOPRIL (TYPE P) (lisinopril).
COMPOSITION
TEVA-LISINOPRIL (TYPE P) (lisinopril) est offert en comprimés dosés à 5mg, 10 mg et 20 mg pour administration orale. En plus de l’ingrédient actif, le lisinopril, chaque comprimé contient les ingrédients inactifs suivants : amidon, cellulose microcristalline, glycolate d’amidon sodique, mannitol, phosphate de calcium dibasique, silice colloïdale et stéarate de magnésium. Comprimé à 10 mg : AD&C jaune no 6 sur substrat, D&C jaune no 10 sur substrat. Comprimé à 20 mg : AD&C bleu no 1, AD&C jaune no 6 sur substrat, D&C rouge no 30 sur substrat. Il n’est pas conseillé de fractionner les comprimés TEVA-LISINOPRIL (TYPE P) (lisinopril).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Œdème de Quincke
On a signalé des cas d’œdème de Quincke chez les patients traités par du lisinopril. L’œdème de Quincke, qui peut survenir en tout temps au cours du traitement, peut avoir une issue fatale s’il est associé à un état de choc. Dès qu’un œdème de Quincke apparaît, on doit interrompre l’administration de TEVA-LISINOPRIL (TYPE P) et surveiller le patient jusqu’à ce que le gonflement disparaisse. Même lorsque le gonflement se limite à la langue, en l’absence de souffrance respiratoire, il se peut que les patients doivent être mis sous observation sur une longue période, car le traitement par des antihistaminiques et des corticostéroïdes pourrait se révéler insuffisant. Très rarement, on a signalé des décès liés à l’œdème de Quincke se traduisant par à un œdème du larynx ou de la langue. Les patients présentant un œdème à la langue, à la glotte ou au larynx risquent de souffrir d’une obstruction des voies respiratoires, en particulier ceux qui ont déjà subi une intervention chirurgicale des voies respiratoires. En cas d’obstruction des voies respiratoires, on doit administrer immédiatement un traitement d’urgence, si le cas l’exige. Les mesures d’urgence comprennent l’injection d’épinéphrine par voie sous-cutanée (0,5 mL en solution de 1:1000) ou des mesures visant à dégager les voies aériennes, ou les deux. Le patient doit faire l’objet d’une surveillance médicale étroite jusqu’à la disparition complète des symptômes.
La fréquence de l’œdème de Quincke au cours d’un traitement avec un inhibiteur de l’ECA semble être plus élevée chez les patients de race noire que chez ceux d’autres races.
Les patients qui ont des antécédents d’œdème de Quincke non imputables à un traitement par un inhibiteur de l’ECA peuvent présenter un risque accru d’œdème de Quincke lorsqu’ils reçoivent un inhibiteur de l’ECA (voir 2 CONTRE-INDICATIONS).
Les patients qui reçoivent un traitement associant un inhibiteur de l’ECA et un inhibiteur de la protéine mTOR (cible de la rapamycine chez les mammifères [mammalian target of rapamycin]) (p. ex. le temsirolimus, le sirolimus, l’évérolimus) peuvent présenter un risque accru d’œdème de Quincke. La prudence est de mise lorsque ces médicaments sont pris en concomitance. Les patients qui reçoivent un traitement associant un inhibiteur de l’ECA et un inhibiteur de la néprilysine peuvent présenter un risque accru d’œdème de Quincke (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Les patients qui reçoivent un traitement associant un inhibiteur de l’ECA et un inhibiteur de la dipeptidyl peptidase-4 (DPP-4) [p. ex. l’alogliptine, la linagliptine, la saxagliptine et la sitagliptine] peuvent présenter un risque accru d’œdème de Quincke (voir 9 INTERACTIONS MÉDICAMENTEUSES). La prudence est de mise lorsque ces médicaments sont pris en concomitance.
Carcinogenèse et mutagenèse
Voir 16 TOXICOLOGIE NON CLINIQUE.
Système cardiovasculaire
Double inhibition du système rénine-angiotensine
Il existe des données indiquant que l’administration d’inhibiteurs de l’ECA, tels que le lisinopril, ou d’antagonistes des récepteurs de l’angiotensine (ARA) en association avec l’aliskirène augmente le risque d’hypotension, de syncope, d’AVC, d’hyperkaliémie et de détérioration de la fonction rénale, y compris d’insuffisance rénale, chez les patients atteints de diabète de type 1 ou de type 2, ainsi que chez ceux présentant une insuffisance rénale modérée ou grave (TFG < 60 mL/min/1,73 m2). En conséquence, l’utilisation de TEVA-LISINOPRIL (TYPE P) en association avec des médicaments contenant de l’aliskirène est contre-indiquée chez ces patients (voir 2 CONTRE-INDICATIONS). De plus, l’administration concomitante d’un inhibiteur de l’ECA (notamment TEVA-LISINOPRIL (TYPE P)) et d’autres inhibiteurs du système rénine-angiotensine, comme les ARA ou les médicaments contenant de l’aliskirène, n’est généralement pas recommandée chez les autres patients, car ce type de traitement a été associé à une hausse des cas d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie.
Hypotension : On a signalé des cas d’hypotension symptomatiques après l’administration de lisinopril, généralement à la suite de la première ou de la deuxième dose, ou après une augmentation de la dose. Ce trouble est toutefois plus susceptible de se manifester chez les patients qui présentent une hypovolémie due à la prise de diurétiques, à un régime hyposodé, à une dialyse, à une diarrhée ou à des vomissements, ou peut-être encore chez les patients qui souffrent d’hypertension rénovasculaire avec hypersécrétion de rénine (voir 4 POSOLOGIE ET ADMINISTRATION). Chez les patients qui souffrent d’une insuffisance cardiaque congestive grave accompagnée ou non d’insuffisance rénale, on a observé une hypotension excessive pouvant donner lieu à une oligurie ou à une urémie évolutive, ou aux deux à la fois, et rarement à une insuffisance rénale aiguë ou à la mort. À cause d’un risque de chute de la tension artérielle, le traitement doit être instauré sous étroite surveillance médicale, de préférence en milieu hospitalier, chez les patients sujets à une hypotension. On doit également suivre ces patients de près pendant les deux premières semaines de traitement et chaque fois que l’on augmente la dose de TEVA-LISINOPRIL (TYPE P) ou de diurétique, ou des deux médicaments. Ces recommandations s’appliquent également aux patients atteints de cardiopathie ischémique ou de troubles vasculaires cérébraux de nature ischémique, chez qui une baisse excessive de la tension artérielle pourrait provoquer un infarctus du myocarde ou un accident vasculaire cérébral (voir 8 EFFETS INDÉSIRABLES).
Lorsque de l’hypotension se manifeste, il convient de placer le patient en position couchée et de lui administrer, au besoin, un soluté physiologique en perfusion i.v. La survenue d’une hypotension transitoire ne représente pas nécessairement une contre-indication à la prise de nouvelles doses de lisinopril; le traitement peut habituellement être repris sans difficulté une fois que la tension artérielle a été normalisée par une augmentation de la volémie. Cependant, on doit envisager une réduction de la dose de TEVA-LISINOPRIL (TYPE P) et/ou de la posologie des diurétiques administrés de façon concomitante.
Si l’hypotension survient au cours d’un traitement administré à la suite d’un infarctus aigu du myocarde, il faut envisager l’arrêt du traitement par TEVA-LISINOPRIL (TYPE P) (voir 8 EFFETS INDÉSIRABLES et 4 POSOLOGIE ET ADMINISTRATION, Traitement consécutif à un infarctus aigu du myocarde).
Chez certains patients atteints d’insuffisance cardiaque congestive ayant une tension artérielle normale ou faible, l’administration de TEVA-LISINOPRIL (TYPE P) peut entraîner une baisse plus prononcée de la tension générale. Si de l’hypotension se produit, on doit alors envisager de réduire la dose ou de cesser le traitement.
Hypotension consécutive à un infarctus aigu du myocarde : On ne doit pas administrer un traitement par TEVA-LISINOPRIL (TYPE P) après un infarctus du myocarde aigu chez les patients qui présentent des risques de détérioration hémodynamique grave subséquente à un traitement vasodilatateur, notamment s’ils ont une tension artérielle systolique de 100 mm Hg ou moins, ou qui sont en état de choc cardiogénique.
Les patients qui présentent une tension systolique basse (entre 100 et 120 mm Hg) durant les trois jours qui suivent l’infarctus devraient recevoir une dose plus faible (voir 4 POSOLOGIE ET ADMINISTRATION).
Dans l’étude GISSI-3, la fréquence d’une hypotension persistante (tension systolique inférieure à 90 mm Hg pendant plus de 1 heure) a été plus élevée chez les patients ayant subi récemment un infarctus du myocarde et traités par le lisinopril que chez les patients qui avaient reçu un placebo (9,0 % comparativement à 3,7 %).
Sténose valvulaire/myocardiopathie hypertrophique
Le risque particulier d’insuffisance que pourraient courir les patients ayant une sténose de l’aorte ou une myocardiopathie hypertrophique et traités par vasodilatateurs soulève des craintes du point de vue de la théorie.
TEVA-LISINOPRIL (TYPE P) doit être administré avec prudence à ces patients.
Oreille/nez/gorge
Une toux sèche et persistante, qui ne cède habituellement qu’après un arrêt du traitement par le lisinopril ou une diminution de la dose de ce dernier, a été signalée.
Une telle possibilité doit être prise en considération dans le diagnostic différentiel de la toux.
Système endocrinien/métabolisme
Hypoglycémie : On doit aviser les patients diabétiques traités avec des antidiabétiques oraux ou de l’insuline qui amorcent un traitement par un inhibiteur de l’ECA de surveiller attentivement l’apparition d’une hypoglycémie, surtout au cours du premier mois de traitement avec une telle association. L’hypoglycémie serait plus susceptible de survenir au cours des premières semaines du traitement d’association, ou en présence de dysfonction rénale (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Système sanguin et lymphatique
Neutropénie et agranulocytose : Les inhibiteurs de l’ECA ont déjà causé une agranulocytose et une aplasie médullaire. On a signalé plusieurs cas d’agranulocytose et de neutropénie pour lesquels on ne peut exclure une relation de cause à effet avec le lisinopril.
| Bien que l’expérience | ||
| actuelle avec le médicament montre que de tels cas sont rares, on doit envisager la surveillance | ||
| périodique de la numération leucocytaire, en particulier en présence de collagénose vasculaire et | ||
| de néphropathie. | ||
Fonctions hépatique/biliaire/pancréatique
Patients présentant une insuffisance hépatique : Une hépatite, un ictère (hépatocellulaire et/ou cholestatique) et une élévation des enzymes hépatiques et/ou de la bilirubine sérique ont été observés au cours du traitement par le lisinopril chez des patients avec ou sans anomalies hépatiques préexistantes (voir 8 EFFETS INDÉSIRABLES). Dans la plupart des cas, un retour aux valeurs normales a suivi l’interruption du traitement.
Si, au cours d’un traitement par TEVA-LISINOPRIL (TYPE P), le patient éprouve un symptôme inexpliqué (voir RENSEIGNEMENTS SUR LE MÉDICAMENT À L’INTENTION DU PATIENT), particulièrement durant les premières semaines ou les premiers mois, il est recommandé d’effectuer des épreuves complètes de la fonction hépatique ainsi que tout autre examen jugé nécessaire. Au besoin, il faut interrompre l’administration de TEVA-LISINOPRIL (TYPE P).
Il convient donc d’administrer TEVA-LISINOPRIL (TYPE P) avec prudence dans les cas d’anomalies hépatiques préexistantes. Dans de tels cas, on devrait procéder à une évaluation complète de la fonction hépatique avant d’entreprendre l’administration du médicament et observer attentivement la réponse au traitement et les effets métaboliques.
Système immunitaire
Réactions anaphylactoïdes dues à l’utilisation de membranes à haute perméabilité
Des réactions anaphylactoïdes ont été signalées chez des patients sous hémodialyse au moyen d’un dispositif muni de membranes à haute perméabilité (p. ex. polyacrylonitrile [PAN]) et traités conjointement avec un inhibiteur de l’ECA. La dialyse doit être interrompue dès l’apparition des symptômes suivant : nausées, crampes abdominales, brûlures, œdème de Quincke, difficulté respiratoire et hypotension grave. Les antihistaminiques ne sont d’aucun secours pour atténuer ces symptômes. Chez ces patients, il faut envisager d’utiliser un autre type de membrane pour la dialyse ou une autre classe d’antihypertenseurs.
Réactions anaphylactoïdes au cours d’une LDL-aphérèse
Dans de rares cas, les patients recevant des inhibiteurs de l’ECA lors d’une LDL-aphérèse (méthode d’épuration sélective des lipoprotéines de basse densité) avec du sulfate de dextran ont présenté des réactions anaphylactoïdes mettant leur vie en danger. Ces réactions peuvent être évitées en interrompant temporairement le traitement par l’inhibiteur de l’ECA avant chaque aphérèse.
Réactions anaphylactoïdes au cours d’une désensibilisation au venin d’hyménoptères
On a signalé des cas isolés de réactions anaphylactoïdes soutenues menaçant le pronostic vital chez des patients traités avec des inhibiteurs de l’ECA au cours d’une désensibilisation au venin d’hyménoptères (abeilles, guêpes). Chez ces mêmes patients, de telles réactions ont pu être évitées grâce au retrait temporaire de l’inhibiteur de l’ECA pendant au moins 24 heures, mais elles sont réapparues lors d’une nouvelle exposition effectuée par inadvertance.
Considérations périopératoires
Chirurgie et anesthésie : Chez les patients qui subissent une intervention chirurgicale importante ou pendant l’anesthésie au moyen d’agents qui entraînent une hypotension, le lisinopril bloque la formation d’angiotensine II secondaire à la libération compensatrice de rénine. Si une hypotension jugée imputable à ce mécanisme survient, on peut la corriger par une expansion du volume.
Fonction rénale
Insuffisance rénale : L’inhibition du système rénine-angiotensine-aldostérone peut entraîner des modifications de la fonction rénale chez les personnes vulnérables. Chez les patients dont la fonction rénale peut dépendre de l’activité du système rénine-angiotensine-aldostérone, comme les patients ayant une sténose des deux artères rénales, une sténose unilatérale avec rein unique ou une insuffisance cardiaque congestive grave, le traitement par des médicaments qui inhibent ce système a été associé à une oligurie, à une azotémie évolutive et, dans de rares cas, à une insuffisance rénale aiguë et/ou à la mort. Chez les patients vulnérables, l’administration concomitante de diurétiques peut augmenter davantage ce risque.
L’utilisation d’inhibiteurs de l’ECA (y compris TEVA-LISINOPRIL (TYPE P)) ou d’ARA en association avec des médicaments contenant de l’aliskirène est contre-indiquée chez les patients présentant une insuffisance rénale modérée ou grave (TFG < 60 mL/min/1,73 m2) (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Dans les cas d’un infarctus aigu du myocarde, on ne devrait pas instaurer un traitement par TEVA-LISINOPRIL (TYPE P) chez les patients atteints d’insuffisance rénale manifeste, déterminée par une concentration de la créatinine sérique supérieure à 177 µmol/L et/ou une protéinurie excédant 500 mg/24 heures. Si une insuffisance rénale survient durant le traitement par TEVA-LISINOPRIL (TYPE P) (créatinine sérique supérieure à 265 µmol/L ou 2 fois la valeur initiale), le médecin devrait envisager de cesser l’administration de ce médicament.
Le traitement par TEVA-LISINOPRIL (TYPE P) devrait comprendre une évaluation adéquate de la fonction rénale.
Hyperkaliémie : Lors d’études cliniques, on a observé une hyperkaliémie (potassium sérique > 5,7 mEq/L) chez environ 2,2 % des patients hypertendus et 4,0 % des patients atteints d’insuffisance cardiaque. Dans la plupart des cas, il s’agissait de valeurs isolées qui sont redevenues normales malgré la poursuite du traitement. L’interruption du traitement à cause d’une hyperkaliémie ne s’est avérée nécessaire que chez environ 0,1 % des patients hypertendus. Les facteurs de risque d’hyperkaliémie comprennent l’insuffisance rénale, le diabète ainsi que l’emploi concomitant de diurétiques d’épargne potassique (p. ex., spironolactone, triamtérène ou amiloride), de suppléments potassiques, de succédanés du sel contenant du potassium ou d’autres médicaments pouvant augmenter le taux de potassium sérique (p. ex. produits à base de triméthoprime) (voir aussi 9 INTERACTIONS MÉDICAMENTEUSES).
La prise de suppléments de potassium, de diurétiques d’épargne potassique, de sels diététiques contenant du potassium, ou d’autres médicaments pouvant augmenter le taux de potassium sérique en particulier par les patients atteints d’insuffisance rénale, peut significativement augmenter le taux de potassium sérique. L’hyperkaliémie peut causer des arythmies graves, parfois mortelles.
Si la prise concomitante de TEVA-LISINOPRIL (TYPE P) ou de l’un des agents précités est jugée appropriée, il faut être prudent et surveiller régulièrement les taux de potassium sérique.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les inhibiteurs de l’ECA, lorsqu’ils sont administrés aux femmes enceintes, peuvent comporter un risque de morbidité et de mortalité fœtales ou néonatales. Le traitement par TEVA-LISINOPRIL (TYPE P) devrait être interrompu le plus tôt possible après le diagnostic de grossesse.
L’utilisation des inhibiteurs de l’ECA pendant les deuxième et troisième trimestres de la grossesse a été associée à des effets défavorables chez le fœtus et le nouveau-né comprenant une hypotension, une hypoplasie crânienne, une anurie, une insuffisance rénale réversible ou permanente et même la mort. Des cas d’oligohydramnios ont aussi été signalés; ces cas, probablement secondaires à une diminution de la fonction rénale chez le fœtus, ont été associés à des contractures des membres, à des déformations cranio-faciales et à une hypoplasie pulmonaire.
Des cas de prématurité et de persistance du canal artériel et d’autres malformations cardiaques structurelles, de même que des malformations neurologiques, ont été aussi signalés après une exposition au cours du premier trimestre de la grossesse.
On doit surveiller étroitement l’état des nouveau-nés qui ont été exposés in utero aux inhibiteurs de l’ECA afin de déceler tout signe d’hypotension, d’oligurie et d’hyperkaliémie. En cas d’oligurie, il faut veiller à maintenir une tension artérielle et une perfusion rénale adéquates. On peut avoir recours à l’exsanguinotransfusion ou à la dialyse pour remédier à l’hypotension ou à l’insuffisance rénale, ou aux deux à la fois; cependant, l’expérience restreinte qu’on possède de telles interventions n’a pas fait ressortir de bienfait clinique significatif.
Chez le nouveau-né, le lisinopril a été éliminé de la circulation au moyen d’une dialyse péritonéale, ce qui a donné certains résultats sur le plan clinique; le lisinopril pourrait être, en principe, également éliminé par une transfusion d’échange, bien que ce type d’intervention n’ait pas encore été expérimenté.
7.1.2 Femmes qui allaitent
La présence de concentrations d’inhibiteur de l’ECA a été signalée dans le lait maternel humain. L’utilisation des inhibiteurs de l’ECA n’est donc pas recommandée pendant l’allaitement.
7.1.3 Enfants
Les effets antihypertensifs du lisinopril ont été démontrés chez les enfants hypertendus de 6 à 16 ans. On ne dispose d’aucune donnée sur les effets du lisinopril chez les enfants hypertendus de moins de 6 ans ou chez ceux présentant un taux de filtration glomérulaire inférieur à 30 mL/min/1,73 m2 (voir 10 PHARMACOLOGIE CLINIQUE et 4 POSOLOGIE ET ADMINISTRATION).
7.1.4 Personnes âgées
En règle générale, l’effet du traitement sur la tension artérielle et les effets indésirables ont été similaires chez les patients jeunes et les patients âgés après l’administration de doses équivalentes de lisinopril. Toutefois, les résultats d’études pharmacocinétiques indiquent que les concentrations sanguines maximales et l’aire sous la courbe (ASC) de la concentration plasmatique en fonction du temps sont deux fois plus importantes chez les personnes âgées, de sorte que l’ajustement posologique chez ce groupe d’âge devra donc être effectué avec précaution (voir 4 POSOLOGIE ET ADMINISTRATION).
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents ont été les étourdissements (4,4 %), les céphalées (5,6 %), l’asthénie ou la fatigue (2,7 %), la diarrhée (1,8 %) et la toux (3,0 %); toutes ces réactions se sont manifestées avec une plus grande fréquence que dans le groupe placebo.
Le tableau ci-après présente une comparaison des effets indésirables qui se sont manifestés au cours des études cliniques contrôlées durant un traitement par le lisinopril chez les patients hypertendus et les patients atteints d’insuffisance cardiaque congestive.
8.2 Effets indésirables observées au cours des études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs en contexte réel.
Tableau 2 – FRÉQUENCE DES EFFETS INDÉSIRABLES CHEZ LES PATIENTS TRAITÉS PAR LE LISINOPRIL DANS DES ÉTUDES CLINIQUES CONTRÔLÉES
HYPERTENSION (2633 PATIENTS) % | INSUFFISANCE CARDIAQUE CONGESTIVE (636 PATIENTS) % | |
| Appareil cardiovasculaire | ||
| Hypotension | 0,8 | 5,2 |
| Effets orthostatiques | 0,9 | 1,3 |
| Douleur thoracique | 1,1 | 7,4 |
| Angine | 0,3 | 3,8 |
| Œdème | 0,6 | 2,5 |
| Palpitations | 0,8 | 1,9 |
| Troubles du rythme | 0,5 | 0,6 |
| Appareil cutanée | ||
| Éruptions cutanées | 1,0 | 5,0 |
| Prurit | 0,5 | 1,4 |
| Appareil gastro-intestinal | ||
| Diarrhée | 1,8 | 6,1 |
| Nausées | 1,9 | 4,9 |
| Vomissements | 1,1 | 2,4 |
| Dyspepsie | 0,5 | 1,9 |
| Anorexie | 0,4 | 1,4 |
| Constipation | 0,2 | 0,8 |
| Flatulence | 0,3 | 0,5 |
| Appareil musculosquelettique | ||
| Crampes musculaires | 0,5 | 2,2 |
| Lombalgie | 0,5 | 1,7 |
| Douleur à la jambe | 0,1 | 1,3 |
| Douleur à l’épaule | 0,2 | 0,8 |
| Appareil respiratoire | ||
| Toux | 3,0 | 6,4 |
| Dyspnée | 0,4 | 7,4 |
| Orthopnée | 0,1 | 0,9 |
| Système nerveux | ||
| Étourdissements | 4,4 | 14,2 |
| Céphalées | 5,6 | 4,6 |
| Paresthésie | 0,5 | 2,8 |
| Dépression | 0,7 | 1,1 |
HYPERTENSION (2633 PATIENTS) % | INSUFFISANCE CARDIAQUE CONGESTIVE (636 PATIENTS) % | |
| Somnolence | 0,8 | 0,6 |
| Insomnie | 0,3 | 2,4 |
| Vertige | 0,2 | 0,2 |
| Autres | ||
| Asthénie/fatigue | 2,7 | 7,1 |
| Vue brouillée | 0,3 | 1,1 |
| Fièvre | 0,3 | 1,1 |
| Bouffées vasomotrices | 0,3 | 0,3 |
| Goutte | 0,2 | 1,7 |
| Baisse de la libido | 0,2 | 0,2 |
| Malaise | 0,3 | 1,1 |
Œdème de Quincke
On a signalé des cas d’œdème de Quincke chez les patients recevant du lisinopril (0,1 %). L’œdème de Quincke peut être mortel s’il est associé à un œdème du larynx. Si l’œdème apparaît sur le visage, les extrémités, les lèvres, la langue, la glotte ou le larynx, il faut interrompre immédiatement le traitement par TEVA-LISINOPRIL (TYPE P) et instaurer le traitement approprié (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Très rarement, des cas d’œdème de Quincke intestinal ont été signalés chez des patients traités par des inhibiteurs de l’enzyme de conversion de l’angiotensine, y compris le lisinopril.
Hypotension
Une hypotension est survenue chez 0,8 % des patients hypertendus et 0,2 % ont souffert d’une syncope. L’hypotension ou la syncope ont motivé l’arrêt du traitement chez 0,3 % de ces patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Chez les patients atteints d’insuffisance cardiaque congestive, de l’hypotension s’est manifestée dans 5,2 % des cas et 1,7 % des sujets ont fait une syncope. L’hypotension et les étourdissements ont entraîné l’interruption du traitement chez 1,7 % des patients.
Traitement consécutif à un infarctus aigu du myocarde
Dans une étude contrôlée, menée au su, regroupant 19 394 patients ayant subi un infarctus aigu du myocarde (GISSI-3, voir 1 INDICATIONS) en vue de comparer le lisinopril en monothérapie, la nitroglycérine administrée seule par voie transdermique, le lisinopril en association avec la nitroglycérine administrée par voie transdermique et l’absence de traitement (groupe témoin), les effets indésirables les plus fréquemment observés à la 6e semaine chez les patients hospitalisé ont été les suivants :
Tableau 3 – Fréquence des effets indésirables chez les patients traités par le lisinopril, la nitroglycérine transdermique, et l’association lisinopril et nitroglycérine transdermique, et chez les témoins
| Témoin | Lisinopril | Lisinopril + NG | NG seule |
Effets indésirables
N = 4 729 % | n = 4 713 % | n = 4 722 % | n = 4 731 % | |
| Hypotension persistante | 3,6 | 8,8 | 9,3 | 3,9 |
| État de choc | 2,5 | 2,8 | 2,2 | 1,9 |
| Dysfonction rénale | 1,1 | 2,4 | 2,4 | 1,1 |
| Accident vasculaire cérébral | 0,6 | 0,6 | 0,9 | 0,8 |
| Infarctus récidivant | 2,2 | 2,2 | 2,2 | 1,9 |
| Épisodes d’hémorragie | 1,2 | 1,3 | 1,1 | 0,9 |
| Angor post-infarctus | 13,2 | 13,9 | 12,3 | 11,8 |
| Fibrillation ventriculaire | 3,1 | 2,5 | 2,4 | 2,2 |
| Tachycardie ventriculaire persistante | 2,5 | 2,1 | 1,8 | 2,3 |
| Flutter ou fibrillation auriculaire | 6,4 | 6,3 | 5,3 | 5,7 |
| Bloc auriculo-ventriculaire complet | 2,4 | 2,9 | 2,5 | 2,1 |
| Asystole | 1,2 | 1,2 | 1,3 | 1,2 |
| Rupture du septum intraventriculaire | 0,3 | 0,4 | 0,2 | 0,2 |
| Rupture du pilier du cœur | 0,3 | 0,4 | 0,5 | 0,4 |
| Insuffisance cardiaque tardive (> 4 jours) | 4,5 | 4,5 | 4,2 | 4,2 |
8.2.1 Effets indésirables observées au cours des études cliniques – enfants
Le profil d’effets indésirables chez les enfants semble comparable à celui observé chez les adultes.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Électrolytes sériques
Des cas d’hyperkaliémie et d’hyponatrémie ont été rapportés (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Créatinine, azote uréique sanguin
On a noté une augmentation des taux d’azote uréique sanguin et de créatinine sérique, généralement réversible à l’arrêt du traitement, chez 1,1 % et 1,6 % respectivement des patients atteints d’hypertension essentielle et traités par le lisinopril seul. Ces augmentations étaient plus fréquentes chez les patients qui recevaient des diurétiques en concomitance et chez les patients souffrant d’une sténose de l’artère rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Chez des patients atteints d’insuffisance cardiaque congestive et recevant également des diurétiques, on a constaté, dans 12,0 % des cas environ, une augmentation réversible des taux d’azote uréique sanguin (14,5 %) et de créatinine sérique (11,2 %). Dans la plupart des cas, ces deux paramètres sont retournés à des valeurs normales lorsqu’on a diminué la posologie du diurétique.
Hématologie
On a fréquemment observé des diminutions de l’hémoglobine et de l’hématocrite (baisse moyenne d’environ 0,9 g % et 0,6 vol %, respectivement) chez des patients traités par le lisinopril; sauf qu’elles étaient rarement été importantes sur le plan clinique en l’absence d’autres causes d’anémie.
Dans de rares cas, une anémie hémolytique a été signalée.
Des inhibiteurs de l’ECA, y compris le lisinopril, ont été reliés à une agranulocytose et à une aplasie médullaire caractérisées par une anémie, une thrombopénie ou une leucopénie. On a signalé plusieurs cas d’agranulocytose et de neutropénie pour lesquels on ne peut exclure une relation de cause à effet avec le lisinopril (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Fonction hépatique
Fonction hépatique On a noté une augmentation des enzymes hépatiques et/ou des taux de bilirubine sérique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Abandons
Dans l’ensemble, 1,0 % des patients ont mis fin au traitement en raison d’anomalies des résultats des épreuves de laboratoire, principalement des hausses des taux d’azote uréique sanguin (0,8 %), de créatinine sérique (0,1 %) et de potassium sérique (0,1 %).
8.5 Effets indésirables observés après la commercialisation du produit
Autres effets indésirables observés dans les études cliniques contrôlées ou après la commercialisation du produit
Les effets indésirables suivants ont été rarement signalés, tant au cours d’études cliniques contrôlées qu’après la commercialisation du produit :
Effets cardiovasculaires
- Infarctus du myocarde ou accident vasculaire cérébral probablement secondaires à une hypotension excessive chez les patients à risque élevé (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
- Tachycardie
Effets dermatologiques
- Alopécie
- Diaphorèse
- Prurit
- Urticaire
Effets endocriniens
- Syndrome d’antidiurèse inappropriée
Effets gastro-intestinaux
- Douleur abdominale et indigestion
- Xérostomie
- Pancréatite
- Vomissements
Effets hématologiques
- Anémie hémolytique
Effets hépatiques
- Hépatite
- Ictère (hépatocellulaire et/ou cholestatique)
- Anomalies de la fonction hépatique
- Insuffisance hépatique
Effets métaboliques
Des cas d’hypoglycémie ont été rapportés chez des patients diabétiques prenant des antidiabétiques oraux ou de l’insuline (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Effets sur le système nerveux
- Confusion mentale
- Troubles de l’humeur
- Paresthésie
- Vertige
Effets sur les voies respiratoires
- Bronchospasme
- Rhinite
- Sinusite
Troubles cutanés graves
- Érythème polymorphe
- Pemphigus
- Syndrome de Stevens-Johnson
- Nécrolyse épidermique toxique
- Pseudolymphome cutané
Autres réactions sensorielles
- Trouble du goût
Effets sur l’appareil génito-urinaire
- Insuffisance rénale aiguë
- Impuissance
- Oligurie/anurie
- Dysfonction rénale
- Urémie
On a signalé un groupe de symptômes pouvant comprendre de la fièvre, une vascularite, une myalgie, une arthralgie/arthrite, la présence d’anticorps antinucléaires, une élévation de la vitesse de sédimentation globulaire, une éosinophilie et une leucocytose. Des éruptions cutanées, une photosensibilité ou d’autres réactions dermatologiques peuvent également se manifester.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
- Veuillez vous reporter à la section 9.4 Interactions médicament-médicament
9.2 Aperçu des interactions médicamenteuses
- Veuillez vous reporter à la section 9.4 Interactions médicament-médicament
9.3 Interactions médicament-comportement
- Aucune information n’est disponible.
9.4 Interactions médicament-médicament
| Les interactions décrites dans le tableau suivant sont fondées sur des études d’interactions | |
| médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions en raison de l’intensité | |
| et de la gravité de l’interaction attendue (c.-à-d. mettant en cause des associations contre- | |
| indiquées). | |
Tableau 4 – Interactions médicament-médicaments établies ou potentielles
| Nom propre / Nom usuel | Source de preuve | Effet | Commentaire clinique |
| Agents qui agissent sur l’activité du système nerveux sympathique | Les médicaments qui bloquent les récepteurs bêta-adrénergiques ajoutent un certain | Les substances qui agissent sur l’activité du système nerveux sympathique (p. ex. les ganglioplégiques et les |
| Nom propre / Nom usuel | Source de preuve | Effet | Commentaire clinique |
| effet antihypertensif à celui du lisinopril. | adrénolytiques) peuvent être administrées, mais avec circonspection. | ||
| Agents qui provoquent la libération de rénine | L’effet antihypertensif du lisinopril est accentué par des antihypertenseurs qui provoquent la libération de rénine (p. ex. les diurétiques). diurétiques). | ||
Double inhibition du système rénine- angiotensine au moyen d’inhibiteurs de l’ECA, d’ARA ou de médicaments contenant de l’aliskirène | Le recours à une double inhibition du système rénine- angiotensine au moyen d’inhibiteurs de l’ECA, d’ARA ou de médicaments contenant de l’aliskirène a été associé à une hausse des cas d’hypotension sévère, d’insuffisance rénale et d’hyperkaliémie. | Le recours à une double inhibition du système rénine-angiotensine au moyen d’inhibiteurs de l’ECA, d’ARA ou de médicaments contenant de l’aliskirène est contre-indiqué chez les patients présentant un diabète ou une insuffisance rénale et n’est habituellement pas recommandé chez les autres patients. Voir 2 CONTRE- INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine- angiotensine. | |
| Agents qui augmentent le taux de potassium sérique | Comme le lisinopril diminue la production d’aldostérone, il peut s’ensuivre une élévation du taux de potassium sérique. | Les diurétiques d’épargne potassique tels que la spironolactone, le triamtérène et l’amiloride, ou encore les suppléments potassiques, ne devraient être |
| Nom propre / Nom usuel | Source de preuve | Effet | Commentaire clinique |
administrés qu’en cas d’hypokaliémie avérée et de plus, avec prudence, car ils risquent de provoquer une augmentation importante des taux de potassium sérique. On recommande, en outre, de procéder à de fréquentes évaluations de ces taux. Les succédanés de sel à base de potassium ou les autres médicaments pouvant augmenter le taux de potassium sérique (p. ex. produits à base de triméthoprime) devraient être également utilisés avec précaution (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS). | |||
| Or | De rares cas de réactions nitritoïdes (dont les symptômes comprennent une rougeur du visage, des nausées, des vomissements et une hypotension) ont été rapportés chez des patients traités au moyen d’or pour injection (aurothiomalate de sodium) ayant reçu un inhibiteur de l’ECA en concomitance, y |
| Nom propre / Nom usuel | Source de preuve | Effet | Commentaire clinique |
| compris le lisinopril. | |||
| Hypotension – Patients qui prennent des diurétiques | Les patients qui prennent des diurétiques, en particulier ceux qui en prennent depuis peu, peuvent présenter, à l’occasion, une baisse excessive de la tension artérielle après l’administration de la dose initiale du lisinopril. | On peut réduire les risques d’hypotension symptomatique avec le lisinopril si l’on interrompt la prise du diurétique avant le début du traitement ou si l’on diminue la dose initiale de lisinopril, ou si l’on applique ces deux mesures simultanément (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION) | |
| Sels de lithium | Comme c’est le cas avec d’autres médicaments qui éliminent le sodium, il se peut que la clairance du lithium soit réduite. | On doit surveiller attentivement les taux sériques de lithium si l’on administre des sels de lithium. | |
| Inhibiteurs de la cible de la rapamycine chez les mammifères (mTOR) | Les patients traités conjointement avec un inhibiteur de la protéine mTOR (p. ex. le temsirolimus, le sirolimus, l’évérolimus) peuvent présenter un risque accru d’œdème de Quincke. | La prudence est de mise lorsque ces médicaments sont pris en concomitance (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
| Nom propre / Nom usuel | Source de preuve | Effet | Commentaire clinique |
| Inhibiteurs de la néprilysine | Les patients traités conjointement avec un inhibiteur de la néprilysine (p. ex. le sacubitril) peuvent présenter un risque accru d’œdème de Quincke. | Voir 2 CONTRE- INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS. | |
| AINS | Les anti- inflammatoires non stéroïdiens (AINS) comme les inhibiteurs sélectifs de la cyclooxygénase-2 (inhibiteurs de la COX-2) peuvent atténuer l’effet des diurétiques et d’autres antihypertenseurs. Chez certains patients présentant une dysfonction rénale (p. ex. patients âgés ou présentant une hypovolémie, y compris ceux qui prennent des diurétiques) traités au moyen d’AINS, y compris les inhibiteurs sélectifs de la COX-2, l’administration concomitante d’un inhibiteur de l’ECA ou d’un antagoniste des récepteurs de l’angiotensine II peut entraîner une | L’effet antihypertensif des inhibiteurs de l’ECA ou des antagonistes des récepteurs de l’angiotensine II peut être atténué par les AINS, y compris les inhibiteurs sélectifs de la COX-2. Par conséquent, on doit user de prudence lorsqu’on administre conjointement de tels médicaments dans cette population de patients. |
| Nom propre / Nom usuel | Source de preuve | Effet | Commentaire clinique |
détérioration additionnelle de la fonction rénale. Des cas d’insuffisance rénale aiguë, généralement réversibles, ont été rapportés. L’indométhacine peut réduire l’efficacité antihypertensive du lisinopril lorsqu’elle est administrée conjointement avec ce médicament. | |||
Inhibiteurs de la dipeptidyl peptidase-4 (DPP-4) [p. ex. l’alogliptine, la linagliptine, la saxagliptine et la sitagliptine] | É | Les patients qui reçoivent un traitement associant un inhibiteur de l’ECA et un inhibiteur de la DPP-4 peuvent présenter un risque accru d’œdème de Quincke. | On doit user de prudence lorsqu’on administre conjointement un inhibiteur de la DPP-4 et un inhibiteur de l’ECA (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
Légende : É = étude de cas
9.5 Interactions médicament-aliment
On n’a pas établi s’il existe des interactions entre ce médicament et les aliments.
9.6 Interactions médicament-herbe médicinale
On n’a pas établi s’il existe des interactions entre ce médicament et les herbes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
TEVA-LISINOPRIL (TYPE P) (lisinopril) est un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) utilisé dans le traitement de l’hypertension, de l’insuffisance cardiaque congestive et après un infarctus du myocarde chez les patients dont l’état est hémodynamiquement stable.
L’enzyme de conversion de l’angiotensine est une dipeptidyl-carboxypeptidase qui catalyse la conversion de l’angiotensine I en une substance ayant un effet vasopresseur, l’angiotensine II. L’inhibition de l’ECA entraîne une diminution de l’angiotensine II plasmatique, ce qui donne lieu à une stimulation de l’activité rénine plasmatique (en raison d’un blocage du rétrocontrôle négatif exercé sur la libération de rénine) et à une réduction de la sécrétion d’aldostérone. Bien que faible, cette diminution d’aldostérone entraîne une légère augmentation du taux de potassium sérique. Chez les patients traités par le lisinopril et un diurétique thiazidique, aucune modification des taux de potassium sérique n’a pu être observée (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L’ECA est identique à la kininase II. Par conséquent, le lisinopril peut également bloquer la dégradation de la bradykinine, un puissant vasodilatateur peptidique. Toutefois, on ignore encore l’importance de cette action sur les effets du traitement par le lisinopril.
Bien que le mécanisme par lequel le lisinopril abaisse la tension artérielle semble reposer essentiellement sur la suppression de l’activité du système rénine-angiotensine-aldostérone, le lisinopril réduit également la tension artérielle chez les patients atteints d’hypertension à faible taux de rénine.
10.2 Pharmacodynamie
L’administration du lisinopril à des patients hypertendus entraîne une baisse de la tension artérielle mesurée en positions debout et couchée. On n’a pas observé d’augmentation rapide de la tension artérielle lorsqu’on a interrompu brusquement le traitement par le lisinopril. Chez la plupart des patients étudiés, après l’administration orale d’une dose unique de lisinopril, l’effet antihypertensif se fait sentir en 1 heure et la réduction maximale de la tension artérielle est atteinte en 6 heures environ. On a observé un effet antihypertensif 24 heures après l’administration quotidienne des doses uniques recommandées; dans certaines études, cependant, cet effet était plus constant et l’effet moyen beaucoup plus marqué avec des doses de 20 mg ou plus qu’avec des doses plus faibles. Toutefois, à toutes les doses étudiées, l’effet antihypertensif moyen a été considérablement plus faible 24 heures après l’administration que 6 heures après. Dans certains cas, 2 à 4 semaines de traitement sont nécessaires pour obtenir une réduction optimale de la tension artérielle.
L’étude des effets hémodynamiques chez des patients atteints d’hypertension essentielle a montré que la réduction de la tension artérielle s’accompagnait d’une diminution des résistances vasculaires périphériques avec peu ou pas de modification du débit et de la fréquence cardiaques. Dans une étude portant sur 9 patients hypertendus, l’administration de lisinopril a fait augmenter très légèrement le flux sanguin rénal moyen. Les données de plusieurs études de petite envergure ne concordent pas quant à l’effet du lisinopril sur le taux de filtration glomérulaire chez les hypertendus ayant une fonction rénale normale, mais elles laissent supposer que si des modifications se produisent, celles-ci ne sont pas importantes.
Lorsque le lisinopril est administré avec des diurétiques de type thiazidique, l’effet antihypertensif qui en résulte équivaut plus ou moins à la somme des effets de chaque médicament.
L’effet antihypertensif des inhibiteurs de l’ECA est généralement plus faible chez les patients de race noire que chez ceux d’autres races.
Administré à des patients atteints d’insuffisance cardiaque congestive, le lisinopril réduit la précharge et la postcharge du cœur, ce qui a pour résultat d’augmenter le débit cardiaque, mais sans provoquer de tachycardie réflexe. On note également une amélioration de la tolérance à l’effort.
10.3 Pharmacocinétique
On a étudié la pharmacocinétique du lisinopril chez 29 enfants hypertendus âgés de 6 à 16 ans qui présentaient un taux de filtration glomérulaire supérieur à 30 mL/min/1,73 m2. La concentration plasmatique maximale à l’état d’équilibre du lisinopril a été observée dans les 6 heures suivant l’administration de doses de 0,1 à 0,2 mg/kg, et l’élimination urinaire a montré que son taux d’absorption était d’environ 28 %. Ces résultats sont similaires à ceux déjà observés chez les adultes. En général, la clairance orale du lisinopril (clairance générale/biodisponibilité absolue) chez un enfant de 30 kg est de 10 L/h et elle augmente de façon proportionnelle à la fonction rénale.
Des études effectuées chez des rats indiquent que le lisinopril franchit difficilement la barrière hémato-encéphalique.
Dans une étude menée chez des volontaires âgés (65 ans et plus) en bonne santé, une seule dose de lisinopril à 20 mg a produit des concentrations sériques plus élevées que celles observées chez des volontaires jeunes en bonne santé qui avaient reçu une dose similaire. Au cours d’une autre étude, on a administré des doses uniques quotidiennes de 5 mg de lisinopril pendant 7 jours consécutifs à des volontaires en bonne santé, jeunes et âgés ainsi qu’à des patients âgés atteints d’insuffisance cardiaque congestive. Au 7e jour de traitement, les concentrations sériques maximales de lisinopril étaient plus élevées chez les volontaires âgés que chez les volontaires jeunes, et atteignaient des valeurs encore plus grandes chez les patients âgés qui souffraient d’insuffisance cardiaque congestive. On a également observé une diminution de la clairance rénale chez les sujets âgés, notamment en présence d’insuffisance cardiaque congestive.
Absorption
L’élimination urinaire du lisinopril a montré que son taux d’absorption est d’environ 25 %, avec de grandes variations entre les sujets (6 à 60 %) à toutes les doses étudiées (5 à 80 mg). L’absorption du lisinopril n’est pas modifiée par la présence d’aliments dans le tube digestif.
Après l’administration de doses multiples, la demi-vie effective d’accumulation du lisinopril est de 12 heures.
Distribution
Le pic de concentration sérique du lisinopril est atteint environ 7 heures après l’administration orale du médicament, bien que chez les patients qui viennent de subir un infarctus du myocarde, on a observé une augmentation du temps pour atteindre une concentration sérique maximale (8 à 10 heures). Les valeurs décroissantes des concentrations sériques présentent une phase finale prolongée empêchant l’accumulation du médicament. Cette phase finale indique probablement que la liaison à l’enzyme de conversion de l’angiotensine a atteint son degré maximal; elle n’est pas proportionnelle à la dose administrée. Le lisinopril ne se lie pas aux protéines plasmatiques autres que l’ECA.
Métabolisme
Non métabolisé, le lisinopril est excrété dans l’urine totalement inchangé.
Élimination
L’élimination du lisinopril chez les patients atteints d’une insuffisance rénale est similaire à celle observée chez les patients dont la fonction rénale est normale, tant que le taux de filtration glomérulaire est de 30 mL/min ou plus. Lorsque la fonction rénale correspond à des valeurs inférieures ou égales à 30 mL/min, les concentrations maximale et minimale de lisinopril augmentent, le temps nécessaire pour atteindre le pic sérique est plus long et l’état d’équilibre est retardé (voir 4 POSOLOGIE ET ADMINISTRATION).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les flacons entre 15 °C et 30 °C. Conserver les plaquettes alvéolées entre 15 °C et 25 °C, à l’abri d’une humidité excessive.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Lisinopril
Nom chimique : (S)-1-[N2-(1-Carboxy-3-phénylpropyl)-L-lysyl]-L-proline déhydratée
Formule développée : 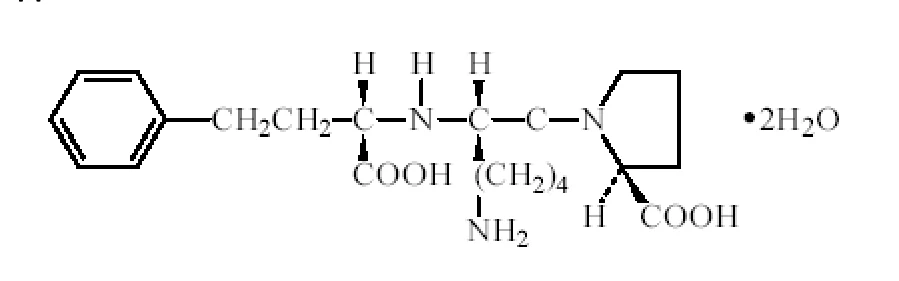
Formule moléculaire : C21H31N3O5•2H2O
Poids moléculaire : 441,53
Description : Le lisinopril se présente sous forme de poudre cristalline, de couleur blanche à blanc cassé. Il est soluble dans l’eau, modérément soluble dans le méthanol et quasi insoluble dans l’alcool, l’acétone, l’acétonitrile et le chloroforme.
14 ESSAIS CLINIQUES
Enfants : Dans une étude clinique réalisée auprès de 115 enfants hypertendus âgés de 6 à 16 ans, les sujets dont le poids était inférieur à 50 kg ont reçu une dose quotidienne de lisinopril de 0,625, de 2,5 ou de 20 mg et ceux dont le poids était d’au moins 50 kg ont reçu une dose quotidienne de lisinopril de 1,25, de 5 ou de 40 mg. Après deux semaines, l’administration uniquotidienne de lisinopril a entraîné une réduction de la tension artérielle lors de l’effet minimal qui était proportionnelle à la dose. On a démontré un effet antihypertensif constant à des doses supérieures à 1,25 mg (0,02 mg/kg). Cet effet s’est confirmé au cours d’une période de sevrage. En effet, on a observé une tension artérielle diastolique supérieure d’environ 9 mm Hg chez les sujets répartis au hasard dans le groupe placebo, comparativement à ceux répartis au hasard ayant poursuivi leur traitement au moyen de doses modérées et élevées de lisinopril. L’effet antihypertensif proportionnel à la dose du lisinopril était constant pour bon nombre de 3 sous-groupes démographiques : âge, classification de Tanner, sexe et race. Le lisinopril a été généralement bien toléré pendant l’étude.
Les données d’études cliniques à partir desquelles l’indication initiale a été autorisée ne sont pas disponibles.
14.3 Études comparatives de biodisponibilité
Le tableau ci-dessous présente les données pharmacocinétiques calculées d’après les résultats d’une étude de bioéquivalence trilatérale avec répartition aléatoire des sujets, menée chez des volontaires mâles en bonne santé et non-fumeurs, ayant reçu une dose unique de 20 mg de lisinopril sous forme de comprimés TEVA-LISINOPRIL, de comprimés Prinivil® ou de comprimés Zestril® administrés à jeun.
| Moyenne géométrique Moyenne arithmétique (% CV) | Rapport des moyennes géométriques (%) | ||||
TEVA- LISINOPRIL (1 × 20 mg) | Prinivil®** (1 × 20 mg) | Zestril®*** (1 × 20 mg) | TEVA- LISINOPRIL/ Prinivil®** | TEVA- LISINOPRIL/ Zestril®*** | |
ASCT (ng·h/mL) | 940,9 1011 (38) | 952,7 1021 (36) | 965,5 1036 (36) | 98,8 | 97,5 |
ASCI (ng·h/mL) | 1000 1069 (36) | 1020 1093 (36) | 1023 1091 (35) | 98,0 | 97,8 |
| Cmax (ng/mL) | 60,7 66,1 (40) | 63,9 68,5 (62) | 61,7 67,0 (62) | 94,9 | 98,3 |
tmax* (h)
6,67(0,89)
6,72(1,0)
6,61 (1,7)
---
---
| t½* (h) | 40,7 (9,3) | 46,1 (17) | 39,6 (8,6) | --- | --- |
* Les paramètres tmax et t½ sont exprimés sous forme de moyenne arithmétique (% CV). ** Comprimés Prinivil® à 20 mg (Merck Sharp & Dohme Canada, Canada).
*** Comprimés Zestril® à 20 mg (Zeneca Pharma Ltd., Canada).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Résultats chez l’animal : On n’a pas observé d’effet tératogène chez des souris traitées avec des doses de lisinopril atteignant 1000 mg/kg/jour (625 fois la dose maximale recommandée chez l’humain) du 6e au 15e jour de gestation. On a constaté une augmentation des résorptions fœtales jusqu’à des doses de 100 mg/kg; cet effet a été évité à des doses de 1000 mg/kg avec l’addition d’une solution saline. On n’a pas noté de toxicité embryonnaire ni d’effet tératogène chez des rates à qui l’on avait administré jusqu’à 300 mg/kg/jour de lisinopril (188 fois la dose maximale recommandée chez l’humain) du 6e au 17e jour de gestation. Chez des rates ayant reçu du lisinopril du 15e jour de gestation au 21e jour du post-partum, on a noté une augmentation de la mortalité chez les ratons entre le 2e et le 7e jour du post-partum ainsi qu’une diminution du poids corporel moyen au 21e jour. L’augmentation de la mortalité chez les ratons et la diminution de leur poids corporel ne se sont pas produites lorsque la mère avait reçu une solution saline complémentaire.
Chez le lapin, le lisinopril n’a pas entraîné d’effet tératogène à des doses inférieures à 1 mg/kg/jour lorsqu’il était administré durant la phase d’organogenèse avec une solution saline complémentaire. L’administration d’une solution saline complémentaire (un soluté physiologique plutôt que l’eau du robinet) visait à éliminer les effets toxiques du produit chez la mère afin de faciliter l’évaluation des effets tératogènes susceptibles de se produire aux doses les plus élevées. Le lapin s’est révélé extrêmement sensible aux inhibiteurs de l’enzyme de conversion de l’angiotensine (captopril et énalapril); l’effet toxique de ces médicaments sur le fœtus et sur la mère était manifeste à des doses égales ou inférieures à la dose thérapeutique recommandée chez l’humain.
La toxicité du lisinopril sur le fœtus s’est manifestée chez le lapin par une augmentation des résorptions fœtales à des doses orales de 1 mg/kg/jour et par une augmentation des cas d’ossification incomplète à la plus faible dose évaluée (0,1 mg/kg/jour). Une dose i.v. unique de 15 mg/kg de lisinopril administrée à des lapines gravides aux jours 16, 21 et 26 de la gestation a entraîné la mort du fœtus dans 88 à 100 % des cas.
Une autoradiographie de l’organisme entier a révélé des traces de radioactivité dans le placenta à la suite de l’administration de lisinopril marqué à des rates gravides, mais aucune trace n’a été retrouvée chez le fœtus.
Tableau 5 – Toxicologie
Étude Espèce/souche Nbre d’animaux
par groupe
Voie
d’administration
Dose Résultats
MÉCANISME D’ACTION
Inhibition in vitro de l’ECA* Plasma de porc In vitro IC50 – 1,7 ± 0,5 nM Augmentation de la réponse
contractile à la bradykinine
Iléon de cobaye 7 segments In vitro AC50 – 1,6 nM
Inhibition in vivo de l’ECA
chez le rat**
Rat
Sprague/Dawley
mâle
8 I.V. ID50 = 2,3
(1 ,7-3,1) µg•kg
Durée de l’inhibition de
l’ECA par le lisinopril chez le
rat**
Rat
Sprague/Dawley
mâle
4 I.V. 3 et 10 µg/kg Environ 110 min.
Inhibition in vivo de l’ECA
par le lisinopril chez des rats
conscients**
Rat
Sprague/Dawley
3-5 P.O. 0,03-3,0 mg/kg
(dose unique)
Au moins 360 min.
Inhibition in vivo de l’ECA
chez des chiens
anesthésiés**
Chien commun 6 I.V. 1-30 µg/kg ID50 = 6,5 µg/kg
Inhibition in vivo de l’ECA
par le lisinopril chez des
chiens conscients**
Chien commun 3 P.O. 0,05-1,0 mg/kg
(dose unique)
Inhibition pendant 6 à 24 h.
* Mesure de l’inhibition de l’activité enzymatique de l’ECA dans du plasma de porc au moyen d’un substrat marqué au 14C. ** Inhibition de la réponse vasopressive à la stimulation par l’angiotensine I.
Étude Espèce/souche Nbre d’animaux
par groupe
Voie
d’administration
Dose Observations
EFFETS SUR LA TENSION ARTÉRIELLE
Activité antihypertensive
chez des chiens atteints
d’hypertension rénale
(doses uniques)
Chien commun 3 P.O. 0,3 3 mg/kg avec
ou sans hydro-
chlorothiazide
Après 2 heures : Lisinopril seul : réduction de 5 % de la pression systolique moyenne par rapport aux valeurs initiales. Lisinopril + HCTZ : réduction de 11 % de la pression systolique moyenne par rapport aux valeurs initiales.
Activité antihypertensive
chez des rats soumis
à un régime hyposodé
(doses uniques)
Rat
Sprague/Dawley
mâle
5 P.O. 0,03-3,0 mg/kg/j
pendant
4 jours
Après 2 heures : réduction de 11 % de la pression systolique moyenne par rapport aux valeurs initiales à la dose de 1 mg/kg. Réduction de 22 % de la pression systolique moyenne par rapport aux valeurs initiales à la dose de 3 mg/kg. Réponse constante pendant 4 jours.
Activité antihypertensive
chez des rats souffrant
d’hypertension
rénovasculaire bilatérale
(Grollman)
(doses uniques)
Rat
Sprague/Dawley
mâle
6-7 P.O. 1 et 3 mg/kg Après 2 heures : réduction d’environ 6 % de la pression systolique moyenne par rapport aux valeurs initiales, avec un effet antihypertensif d’une durée de 24 heures. Tableau 6 – Toxicité aiguë du lisinopril
Valeurs de la DL50 :
| Espèce | Sexe | Voie d’administration | DL50 (g/kg) |
| Souris | Rat | Orale | > 20 |
| Souris | Femelle | Orale | > 20 |
| Rat | Rat | Orale | > 20 |
| Rat | Femelle | Orale | > 20 |
| Chien | Rat | Orale | > 6 |
| Chien | Femelle | Orale | > 6 |
| Souris | Rat | Intraveineuse | > 10 |
| Souris | Femelle | Intraveineuse | > 10 |
| Rat | Rat | Intrapéritonéale | > 10 |
| Rat | Femelle | Intrapéritonéale | > 10 |
Signes de toxicité : L’administration orale chez des souris a entraîné une diminution de l’activité et la mort d’un mâle (1/10). Aucun signe de toxicité n’a été noté chez les rats après l’administration orale du médicament. Des diarrhées transitoires et une augmentation de l’azote uréique du sang ont été observées chez les chiens ayant reçu une dose de 6 g/kg. L’administration intraveineuse chez la souris a provoqué de la bradypnée, de l’ataxie, des convulsions cloniques, de l’exophtalmie et des tremblements. Chez le rat, l’administration intrapéritonéale a provoqué de l’ataxie et la mort d’une femelle (1/10). Aucun signe de toxicité, ni aucun décès n’ont été constatés chez les rats mâles.
Activité antihypertensive,
avec ou sans
hydrochlorothiazide, chez
des rats spontanément
hypertendus
Rat
spontanément hypertendu
3-6 P.O. 1,25 mg/kg
HCTZ = 50 mg/kg
par jour pendant
3 jours
Accentuation de l’effet antihypertensif pendant 3 à 5 jours. Deux heures après l’administration de lisinopril seul : chute la tension artérielle moyenne, passant de 198 à 161 mm Hg.
L’association lisinopril-HCTZ a réduit la tension artérielle moyenne de 202 à
132 mm Hg.
Activité antihypertensive
chez des rats spontanément
hypertendus (doses
uniques)
Rat
spontanément hypertendu
3-9 P.O.
et I.V.
0,1-20 mg/kg Légère baisse de la tension artérielle à 0,312 – 5 mg/kg po. Forte baisse à 20 mg/kg po et à 0,1 mg/kg i.v. ; réduction statistiquement significative presque toujours constatée au moment des observations entre 0,5 et 18 heures.
Tableau 7 – Toxicité chronique/subaiguë
Espèce Durée Nbre
d’animaux par
groupe
Voie
d’administration
Dose
mg/kg/j
Observations
Rat 2 semaines 10 F + 10 M Orale 3, 10, 30 À toutes les doses : diminution de 2 % à 16 % du gain pondéral et de 12 % à
14 % du poids du cœur chez les femelles.
Rat 3 mois +
interruption de 1 mois
25 F + 25 M Orale 3, 10, 30 À toutes les doses : augmentation (jusqu’à environ 2 fois) de l’azote uréique du sang et diminution (7 % à 10 %) du poids du cœur chez les femelles. À 10 et 30 mg respectivement : réduction de 11 % et 14 % du gain pondéral chez les mâles. On a également noté une augmentation de la fréquence d’érosions en foyer de la muqueuse gastrique et de foyers basophiles au niveau des tubes rénaux.
Rat 1 an +
interruption de 6 mois
25 F + 25 M Orale 2, 5, 10, 30
90a
À toutes les doses : diminution du gain pondéral (jusqu’à 16 %) ; augmentation, jusqu’à 4 fois, de l’azote uréique du sang ; réduction du sodium sérique (jusqu’à 3 mÉq/L en moyenne) et augmentation du potassium sérique (jusqu’à 0,5 mÉq/L en moyenne). À 2, 5, 10 et 30 mg : diminution du poids du cœur. À 5, 10 et 30 mg : augmentation du poids des reins. À 5, 10, 30 et 90 mg : hyperbasophilie des tubes rénaux. À 10, 30 et 90 mg : néphrite interstitielle en foyer.
Rat 3 mois +
interruption de 1 mois et récupération de 1 mois
30 F + 30 M Orale 3, 30, 300,
3000
À toutes les doses : diminution de 5 % à 11 % du gain pondéral et augmentation de l’azote uréique du sang (jusqu’à environ 3 fois) et des taux de potassium sérique (jusqu’à 0,4 mÉq/L en moyenne). À 30, 300 et 3000 mg : augmentation de l’incidence de foyers basophiles au niveau des tubes rénaux et de foyers nécrotiques de la muqueuse glandulaire de l’estomac. L’augmentation de l’incidence de foyers basophiles au niveau des tubes rénaux a persisté chez les rats qui avaient reçu 300 et 3000 mg/kg/j.
Rat 1 mois 15 F + 15 M Orale 30, 60
30, 60 (dans du soluté
physiologique)
L’administration de soluté physiologique complémentaire a permis de prévenir la réduction du gain pondéral et l’élévation de l’azote uréique du sang observées à 30 et à 60 mg. Aux doses de 30 et 60 mg, l’administration de soluté physiologique complémentaire a freiné la diminution du poids du cœur chez les mâles qui avaient reçu 30 mg. L’administration de soluté physiologique complémentaire a permis d’éviter les modifications rénales relevées dans cette étude aux doses de 30 et 60 mg, et résultant d’un régime hyposodé (dégénérescence des tubes rénaux et basophilie au niveau des tubes rénaux). De légères érosions gastriques et des modifications nécrotiques ont été observées chez 1 ou 2 des 30 rats aux doses de 30 et 60 mg. Ces modifications gastriques n’ont pas été observées chez les rats qui avaient reçu les mêmes doses, mais avec du soluté physiologique en plus ; toutefois, en raison de la faible fréquence de cette modification — qui a aussi été observée à l’occasion chez des animaux non traités — le lien entre cette amélioration et l’administration de soluté physiologique est incertain.
Rat 5 jours +
récupération de 6 jours
8 M Orale 5, 300
On a noté une augmentation de la consommation de soluté physiologique à 2 % pendant le traitement chez les animaux ayant reçu la dose de 5 mg, et du 2e au 4e jour après le traitement chez ceux qui avaient reçu la dose de 300 mg.
- a) L’administration du médicament a été interrompue à la 11e semaine, et les rats ont été sacrifiés la 27e semaine. Tableau 7 – Toxicité chronique/subaiguë (suite)
Espèce Durée Nbre d’animaux
par groupe
Voie
d’administration
Dose
mg/kg/j
Observations
Chien semaines 3 F + 3 M Orale 3, 10, 30 À 30 mg : minéralisation du pilier du cœur chez 1 des 6 chiens.
Chien 3 mois +
interruption de 1 mois
3 F + 5 M Orale 3, 10, 30 À 10 mg : diminution de la concentration d’hémoglobine, chute de l’hématocrite et du nombre de globules rouges chez 2 chiens. Augmentation marquée de l’azote uréique du sang et de la créatinine chez 2 chiens sur 10. L’un de ces chiens a subi une dégénérescence marquée des tubes rénaux et présentait des ulcères sur la langue, les gencives et la muqueuse gastrique au niveau du pylore, attribuables à une urémie. À 30 mg : augmentation de l’azote uréique du sang (jusqu’à 2 fois en moyenne) et réduction du sodium sérique (jusqu’à 4 mÉq/L) et du chlorure sérique (jusqu’à 3 mÉq/L). À 10 et 30 mg : diminution (de 13 % à 15 %) du poids moyen du cœur.
Chien 1 an +
interruption de 6 mois
5 F + 5 M Orale 3, 5, 15 À 15 mg : augmentation de l’azote uréique du sang (d’au moins 2 fois).
Une diminution du sodium sérique (jusqu’à 2 mÉq/L en moyenne) et une augmentation du potassium sérique (jusqu’à 0,5 mÉq/L en moyenne) se sont produites à toutes les doses.
Chien 18 jours 3 F + 3 M Orale 60/90 avec
ou sans
soluté
physiologique
L’administration de soluté physiologique complémentaire a permis d’éviter l’augmentation de l’azote uréique du sang chez des chiens ayant reçu une dose de 60 mg pendant 8 jours, suivie d’une dose de 90 mg pendant 8 ou 9 jours.
Chien 7 jours 4 F + 4 M I.V. 60, 90 Une baisse de la tension artérielle et une augmentation de l’azote uréique du sang ont été observées chez des chiens à qui l’on avait administré des doses de 60 ou 90 mg/kg/j. L’administration de soluté physiologique complémentaire (25 mL/kg une heure avant la prise du médicament et 4 heures après) a permis d’éviter ces modifications. On a noté une augmentation du potassium sérique (jusqu’à 0,6 mÉq/L en moyenne) et une diminution du chlorure sérique (jusqu’à 0,4 mÉq/L en moyenne) tant chez les chiens ayant reçu le soluté physiologique que chez les animaux qui n’en avaient pas reçu.
Chien 1 mois 2 F + 2 M Orale 3, 30, 300 et
1000
À 30 mg ou plus : hausse de l’azote uréique du sang, diminution du poids spécifique de l’urine. Hyperplasie des cellules épithéliales des tubes rénaux et décès des animaux. Les chiens décédés présentaient une dilatation des tubes contournés distaux et une dégénérescence graisseuse de l’épithélium tubulaire rénal. Aucun effet dû à l’action du médicament n’a été observé à la dose de 3 mg.
Tableau 7 – Toxicité chronique/subaiguë (suite)
Espèce Durée Nbre d’animaux
par groupe
Voie
d’administration
Dose
mg/kg/j
Observations
Chien 3 mois +
récupération de 1 mois (forte dose)
Témoin
5 M + 5 F 3, 10, 30
mg/kg/j
3 M + 3 F 100 mg/kg/j 8 M + 8 F Témoins ayant récupéré 2 M + 2 F 100 mg/kg/j 5 M + 5 F
Orale 3, 10, 30 et
100
Huit des 16 chiens ayant reçu 100 mg sont morts ou ont été sacrifiés en raison d’une piètre condition physique. L’un des 6 chiens qui avaient reçu 30 mg a été sacrifié en raison d’un mauvais état de santé. Une élévation de l’azote uréique du sang et une dilatation des tubes rénaux ont été observées à partir de 10 mg. Une dégénérescence graisseuse de l’épithélium des tubes rénaux est survenue aux deux doses les plus élevées. Ces modifications sont réversibles, car on n’a observé qu’une légère dilatation des tubes rénaux chez certains animaux ayant reçu 100 mg après 4 semaines de récupération.
Lapin 2 semaines 6 F Orale 15 (1, 6 et 13
doses) avec ou sans
soluté
physiologique
Une basophilie et une dilatation tubulaires rénales (considérées comme des séquelles de la nécrose) ont été observées après 6 et 13 doses chez des lapins qui n’avaient pas reçu de soluté physiologique complémentaire. Les mêmes lésions rénales ont également été observées chez deux lapins qui avaient reçu 6 doses ainsi que du soluté physiologique. Une élévation de l’azote uréique du sang, de la créatinine et du potassium a été observée chez un lapin qui n’avait bu que très peu de soluté physiologique. Une augmentation de ces paramètres a été observée chez des animaux qui n’avaient pas reçu de soluté physiologique après l’administration de 1, 6 et 13 doses.
Tableau 8 – Tératologie
Espèce Nbre
d’animaux par
groupe
Dose
mg/kg/j
Voie
d’administration
Durée du
traitement
Observations
Souris 25 100, 300, 1000
1000 avec soluté physiologique
Orale Du 6e au
15e jour de la gestation
Aucun effet tératogène n’a été observé. Augmentation de la fréquence des résorptions fœtales dans tous les groupes d’animaux qui n’avaient pas reçu de soluté physiologique (aucune hausse de l’azote uréique du sang).
Rat 35 30, 100, 300
300 avec soluté physiologique
Orale Du 6e au
17e jour de la gestation
Aucun effet tératogène n’a été constaté. Diminution du gain pondéral de la mère dans tous les groupes d’animaux n’ayant pas reçu de soluté physiologique. Le test du comportement sur l’activité spontanée a montré une augmentation de l’activité chez les animaux non immobilisés à la 5e semaine du post-partum chez les femelles F1, à la dose de 300 mg avec ou sans soluté physiologique, et à la 6e semaine à la dose de 300 mg seulement, chez les femelles qui avaient reçu du soluté physiologique. Aucune augmentation de l’activité n’a été observée lorsqu’on a répété le test à la 11e semaine chez les mâles et chez les femelles à la dose de 300 mg, avec ou sans soluté physiologique.
Lapin
(New
Zealand)
18 0,1, 0,3, 1,0 avec
soluté
physiologique pour tous les groupes
Orale Du 6e au
18e jour de la gestation
Aucun effet tératogène n’a été observé. À toutes les doses, on a noté une fréquence accrue d’ossification incomplète (sternèbres, métacarpes, phalanges de l’avant-pied, os iliaque, astragale et(ou) calcanéum) considérée comme le résultat d’un effet toxique sur le fœtus. Une incidence élevée de résorptions fœtales a été observée chez une lapine ayant reçu la dose de 1 mg.
Lapin
(New
Zealand)
18 0,031, 0,125, 0,5 Orale Du 6e au
18e jour de la gestation
Aucun signe de toxicité sur le développement du fœtus ou de l’embryon n’a été observé à des doses toxiques pour la mère. L’administration de doses de 0,125 mg et de 0,5 mg a entraîné la mort des mères, une diminution du gain pondéral de la mère et de la consommation d’aliments, ainsi qu’une augmentation de l’azote uréique du sang, de la créatinine et du potassium. De plus, l’administration de doses de 0,5 mg a produit une réduction des taux sériques de sodium et de chlorure, ainsi qu’une distension diffuse des tubes contournés distaux et une dégénérescence des tubes rénaux.
Tableau 9 – Études sur la fertilité, la dernière phase de la gestation, l’allaitement et le développement post-natal
Espèce Nbre d’animaux
par groupe
Dose
mg/kg/j
Voie
d’administration
Durée du traitement Résultats
Rat 24 F et 24 M 30, 100, 300,
avec solution salée
Orale Les mâles ont reçu le
médicament pendant 78 jours avant
l’accouplement et les femelles pendant
15 jours avant
l’accouplement jusqu’au sacrifice, le 20e jour de la gestation.
Diminution du gain pondéral à toutes les doses chez les mâles n’ayant pas reçu de soluté physiologique complémentaire, et durant la gestation chez les femelles n’ayant pas reçu de soluté physiologique. Aucun effet tératogène ni effet sur la fécondité n’a été observé. Augmentation de la mortalité chez les ratons F1 (3 % à 8 % par rapport à 1 % dans le groupe témoin), du 1er au 7e jour du post-partum dans les groupes ayant reçu des doses de 100 et 300 mg (avec ou sans soluté physiologique). Diminution du poids moyen des ratons F1 (poids moyen de 3 % à 7 % inférieur à celui des animaux du groupe témoin) le premier jour du post-partum dans tous les groupes n’ayant pas reçu de soluté physiologique.
Rat 20 F 30, 100, 300,
avec solution salée
Orale Du 15e jour de gestation
au 21e jour du post-partum
Augmentation de la mortalité (8 % ou 10 % par rapport à 0 % dans le groupe témoin) chez les ratons du 2e au 7e jour du post-partum. Au 21e jour du post-partum, on a observé une diminution du poids des ratons (poids de 8 % inférieur à celui des animaux du groupe témoin) dans les groupes qui avaient reçu des doses de 100 et 300 mg sans soluté physiologique. Aucun effet n’a été observé chez les groupes qui avaient reçu du soluté physiologique. Le développement postnatal n’a pas été affecté.
Tableau 10 – Génotoxicité
Étude Test Dose Résultats Mutagenèse
Mutagenèse microbienne avec ou sans activation métabolique
Salmonella typhimurium TA1535, TA1537, TA98, TA100
Escherichia coli WP2, WP2, uvrA
Jusqu’à 2000 µg/boîte de Petri
Jusqu’à 10 mg/boîte de Petri
Pouvoir mutagène : négatif
Mutagenèse in vitro de cellules de mammifère V-79, avec ou sans activation métabolique
Cellules pulmonaires du hamster chinois
Jusqu’à 10 mM (4,42 mg/mL) Pouvoir mutagène : négatif
Altération de l’ADN
Élution alcaline in vitro Hépatocytes de rat Jusqu’à 30 mM (13,25 mg/mL) Induction de bris d’ADN monobrin :
négatif
Aberrations chromosomiques
Recherche d’aberrations
chromosomiques in vitro, avec ou sans activation métabolique
Cellules ovariennes du hamster chinois
Jusqu’à 30 mM (13,25 mg/mL) Induction d’aberrations chromosomiques : négatif
Recherche d’aberrations
chromosomiques in vitro
Cellules de la moelle osseuse de souris mâles
Jusqu’à 5000 mg/kg Augmentation des aberrations chromosomiques : négatif
Tableau 11 – Cancerogénicité
Espèce Durée de
l’étude
Nbre d’animaux
par groupe
Voie
d’administration
Dose
mg/kg/j
Observations
Souris
Crl:CD-
1(ICR)BR
92
semaines
50 F et 50 M Orale 15, 45, 135
mg/kg/j
Aucun signe d’activité cancérigène n’a été constaté. On a noté une diminution du gain pondéral (7 % à 15 %) chez les femelles ayant reçu la dose de 135 mg. On a également observé une augmentation de l’incidence de néphrites chroniques graves chez les mâles et les femelles ayant reçu des doses de 45 et de 135 mg.
Rats
CRl:CD
(SD) BR
105
semaines
50 F et 50 M Orale 10, 30 90
mg/kg/j
Aucun signe d’activité cancérigène n’a été observé. On a observé une diminution du gain pondéral (5 % à 14 %) durant les 67 premières semaines de l’étude chez des rats mâles traités par le médicament. Les formations sacculaires au niveau des vaisseaux rétiniens à la 100e semaine de traitement étaient plus fréquentes chez les rats à qui l’on avait administré 30 ou 90 mg que chez les animaux témoins. On a noté une augmentation de la fréquence d’hypertrophie des tubes rénaux à la fin de l’étude chez les mâles traités par le médicament (dans une étude additionnelle de 105 semaines au cours de laquelle les animaux ont reçu des doses de 1, 3 et 10 mg/kg/j, on a constaté que ce changement chez les mâles ne se produisait pas à la dose de 1 mg). On a constaté une hausse de l’incidence de néphrites chroniques chez les femelles ayant reçu le médicament (dans une étude additionnelle de 105 semaines au cours de laquelle les animaux ont reçu des doses de 1, 3 et 10 mg/kg/j, la dose sans effet s’est révélée être celle de 10 mg).
17 MONOGRAPHIE DE PRODUIT AYANT SERVI DE RÉFÉRENCE
PRINIVIL® [Comprimés; 10 mg et 20 mg], no de contrôle de la présentation : 247696, Monographie de produit, Merck Canada Inc. (27 mai 2021).