


Monographie de produit - Mar-Perindopril
1 INDICATIONS
MAR-PÉRINDOPRIL (périndopril erbumine) est indiqué pour :
Hypertension
- Le traitement de l’hypertension essentielle légère à modérée. Il peut être utilisé seul ou en combinaison avec d’autres médicaments, en particulier les diurétiques thiazidiques.
La sécurité et l’efficacité du périndopril erbumine dans le traitement de
l’hypertension rénovasculaire n’ont pas été établies et donc son utilisation dans cette condition n’est pas recommandée.
- La sécurité et l’efficacité de l’utilisation concomitante de périndopril erbumine avec des agents antihypertenseurs, autres que l’amlodipine et les diurétiques thiazidiques, n’ont pas été établies.
Insuffisance cardiaque congestive
- Le traitement de l’insuffisance cardiaque congestive légère à modérée, généralement en tant que traitement d'appoint avec des diurétiques, et lorsqu’approprié, un glycoside digitalique. Le traitement doit être initié sous une surveillance médicale étroite. La sécurité et l’efficacité du périndopril erbumine n’ont pas été démontrées chez les patients appartenant à la catégorie IV de la New York Heart Association.
Patients hypertendus et/ou en post-infarctus du myocarde présentant une coronaropathie stable.
- La réduction du risque cardiovasculaire chez les patients souffrant d’hypertension ou en post-infarctus du myocarde et d’une maladie coronarienne stable.
Il a été démontré que le périndopril erbumine réduit le risque de décès cardiovasculaire, d'infarctus du myocarde non fatal et d'arrêt cardiaque chez les patients légèrement ou modérément hypertendus présentant une coronaropathie stable, ou chez les patients ayant déjà eu un infarctus du myocarde (>3 mois) et présentant une coronaropathie stable, y compris chez les patients ayant déjà subi une revascularisation, en cas d’administration en tant que complément d'un traitement conventionnel tel que les inhibiteurs de plaquettes, les bêtabloquants, les hypolipidémiants, les nitrates, les inhibiteurs calciques ou les diurétiques. Voir 4 POSOLOGIE ET ADMINISTRATION.
1.1 Enfants (< 18 ans)
La sécurité et l'efficacité du périndopril erbumine chez les patients pédiatriques n'ont pas été établies ; par conséquent, Santé Canada n'a pas autorisé une indication chez les patients pédiatriques et son utilisation n'est pas recommandée.
1.2 Personnes âgées (> 65 ans)
Bien que l’expérience clinique n’ait pas identifié de différences significatives entre la réponse chez les personnes âgées (>65 ans) et chez les patients plus jeunes, une plus grande sensibilité chez certains patients âgés ne peut pas être exclue.
2 CONTRE-INDICATIONS
Le périndopril erbumine est contre-indiqué chez :
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation, notamment tout ingrédient non médicamenteux, ou composants du récipient. Pour une liste complète, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
- Les patients ayant des antécédents d’angioœdème héréditaire / idiopathique ou d’angioœdème lié à un traitement antérieur par un inhibiteur de l’enzyme de conversion de l’angiotensine (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Généralités).
- Les femmes enceintes, qui prévoient de devenir enceintes, ou qui sont en âge de procréer et qui n’utilisent pas de moyen contraceptif adéquat (voir 7 MISES EN GARDE ET PRÉCAUTIONS- Populations particulières, Femmes enceintes).
Femmes qui allaitent (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Populations particulières,
Allaitement).
- Les patients présentant des problèmes héréditaires d’intolérance au galactose, de malabsorption du glucose-galactose ou de déficit en lactase de Lapp, car MAR-PÉRINDOPRIL contient du lactose (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Sensibilité / Résistance).
La combinaison avec du sacubitril/valsartan en raison d'un risque accru d'œdème de Quincke.
MAR-PÉRINDOPRIL ne doit pas être initié moins de 36 heures après la dernière dose de sacubitril/valsartan.
- Combinaison avec des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA), y compris MAR-PÉRINDOPRIL, et avec des médicaments contenant de l’aliskirène chez les patients atteints de diabète sucré (type 1 ou type 2) ou d’insuffisance rénale modérée ou grave (TFG <60 ml/min/1,73m2). (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Double blocus du système rénine-angiotensine (SRA) et Rénal, et 9 Double blocus du système rénine-angiotensine (SRA) avec des inhibiteurs de l’ECA, des ARA ou des médicaments contenant de l’aliskirène)
- Les patients sous traitements extracorporels provoquant un contact entre leur sang et des surfaces à charge négative (voir 9 INTERACTIONS MÉDICAMENTEUSES),
- Les patients souffrant d’une sténose bilatérale de l’artère rénale ou d’une sténose de l’artère rénale d’un seul rein fonctionnel (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Rénal).
3 MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ENCADRÉES
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La posologie de MAR-PÉRINDOPRIL doit être individualisée et un ajustement est nécessaire chez les personnes âgées, et en cas d'insuffisance rénale.
4.2 Dose recommandée et ajustement posologique
Hypertension
L'initiation du traitement nécessite la prise en compte d'un traitement antihypertenseur récent, de
Mises en garde et précautions importantes
- Lorsqu'ils sont utilisés pendant la grossesse, les inhibiteurs de l'enzyme de conversion de l'angiotensine (ECA) peuvent provoquer des lésions ou même la mort du fœtus en développement.
- En cas de grossesse, le traitement par MAR-PÉRINDOPRIL doit être arrêté dès que possible. l'importance de l'élévation de la pression artérielle et de la restriction en sel. La posologie des autres agents antihypertenseurs utilisés avec MAR-PÉRINDOPRIL peut nécessiter un ajustement. La présence d’aliments dans le tractus gastro-intestinal réduit la biodisponibilité du périndoprilate.
Monothérapie
La dose initiale recommandée de MAR-PÉRINDOPRIL, chez les patients qui ne sont pas sous diurétiques, est de 4 mg une fois par jour. La posologie doit être ajustée en fonction de la réponse de la pression artérielle, généralement à des intervalles d’au moins 2 semaines. La dose d'entretien habituelle est de 4 à 8 mg par jour, administrée en une dose uniquotidienne. Aucun effet antihypertenseur supplémentaire n’a été obtenu avec des doses supérieures à 8 mg par jour.
Chez certains patients traités une fois par jour, l’effet antihypertenseur peut diminuer vers la fin de l’intervalle posologique. Ceci peut être évalué en mesurant la pression artérielle juste avant l'administration pour déterminer si un contrôle satisfaisant est maintenu pendant 24 heures. Si ce n'est pas le cas, il convient d'envisager soit une administration biquotidienne avec la même dose quotidienne totale, soit une augmentation de la dose. Si la pression artérielle n’est pas contrôlée par MAR-PÉRINDOPRIL seul, un diurétique peut être ajouté. Après l’ajout d'un diurétique, il peut être possible de réduire la dose de MAR-PÉRINDOPRIL.
Traitement diurétique concomitant
Une hypotension symptomatique peut se produire occasionnellement après la prise de la dose initiale de MAR-PÉRINDOPRIL et est plus probable chez les patients qui sont actuellement sous traitement par un diurétique. Le diurétique doit, si possible, être interrompu pendant deux ou trois jours avant de commencer le traitement par MAR-PÉRINDOPRIL afin de réduire le risque d'hypotension (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Si le diurétique ne peut pas être arrêté, une dose initiale de 2 mg de MAR-PÉRINDOPRIL doit être utilisée sous surveillance médicale soigneuse pendant plusieurs heures et jusqu'à stabilisation de la pression artérielle. La posologie de MAR-PÉRINDOPRIL doit ensuite être ajustée jusqu’à l’obtention de la réponse optimale.
Personnes âgées
Chez les personnes âgées, le traitement doit commencer par une dose de 2 mg le matin. Si nécessaire, après un mois de traitement, cette dose peut être augmentée à 4 mg par jour, puis à 8 mg en fonction de la fonction rénale, en une ou deux prises.
Insuffisance cardiaque congestive
MAR-PÉRINDOPRIL est généralement utilisé en combinaison avec un diurétique et, le cas échéant, un glucoside digitalique chez les patients atteints d'insuffisance cardiaque congestive. Le traitement doit être initié sous une surveillance médicale étroite. La pression artérielle et la fonction rénale doivent être surveillées, à la fois avant et pendant le traitement par périndopril, car des cas d'hypotension sévère et, plus rarement, d'insuffisance rénale consécutive ont été rapportés (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L'initiation du traitement nécessite la prise en compte d'un traitement diurétique récent et de la possibilité d'une déplétion sodée/volumique sévère. Si possible, la dose du diurétique doit être réduite avant de commencer le traitement.
Le potassium sérique doit également être surveillé (voir 9 INTERACTIONS MÉDICAMENTEUSES - Interactions médicament-médicament).
La dose initiale recommandée est de 2 mg une fois par jour, prise le matin sous surveillance médicale étroite. Dans la plupart des cas, la dose peut être augmentée à 4 mg une fois par jour (une fois que l'acceptabilité de la pression artérielle a été démontrée). La dose efficace habituelle dans les essais cliniques était de 4 mg/jour administrés en une dose unique. L’ajustement de la posologie peut être effectué sur une période de 2 à 4 semaines.
Personnes âgées
Aucune recommandation posologique spéciale n’est nécessaire pour les patients âgés souffrant d’une insuffisance cardiaque congestive.
Patients hypertendus et/ou en Post-IM présentant une coronaropathie stable
Chez les patients présentant une hypertension et une coronaropathie stable ou chez les patients post-infarctus du myocarde présentant une coronaropathie, MAR-PÉRINDOPRIL doit être administré à une dose initiale de 4 mg une fois par jour pendant 2 semaines, puis augmenté en fonction de la tolérance, jusqu'à une dose d'entretien de 8 mg une fois par jour, à prendre de préférence tôt le matin. Chez ces patients, MAR-PÉRINDOPRIL doit être administré en complément du traitement conventionnel, tel que les inhibiteurs de plaquettes, les bêtabloquants, les agents hypolipidémiants, les nitrates, les inhibiteurs calciques ou les diurétiques.
Personnes âgées
Chez les patients âgés (>70 ans), MAR-PÉRINDOPRIL doit être administré à une dose de 2 mg une fois par jour pendant la première semaine, puis à une dose de 4 mg une fois par jour pendant la deuxième semaine et à une dose d'entretien de 8 mg une fois par jour si elle est tolérée.
Insuffisance rénale
En cas d’insuffisance rénale, la posologie de MAR-PÉRINDOPRIL doit être ajustée en fonction de la clairance de la créatinine. Les posologies suivantes sont recommandées :
Tableau 1 – Posologie recommandée chez les patients présentant une insuffisance rénale
| Clairance de la créatinine | Posologie recommandée |
| ≥60 ml/min (valeur normale) | 4 mg par jour ; (la posologie quotidienne ne doit pas dépasser 8 mg) |
| Entre 30 et 60 ml/min | 2 mg par jour |
| Entre 15 et 30 ml/min | 2 mg un jour sur deux |
| Patients hémodialysés (< 15 ml/min) | 2 mg le jour de dialyse (la dose doit être prise après la dialyse) |
Chez ces patients, le suivi médical normal comprend une évaluation périodique des taux de potassium et de créatinine.
Enfants (< 18 ans)
Santé Canada n'a pas autorisé d'indication pour l'usage pédiatrique.
4.4 Administration
Il est recommandé que MAR-PÉRINDOPRIL soit pris une fois par jour le matin avant un repas.
4.5 Dose oubliée
Si l’administration d'une dose est oubliée, il ne faut pas prendre une double dose, mais simplement continuer avec la dose suivante à l'heure normale.
5 SURDOSAGE
Les données concernant le surdosage de périndopril erbumine chez les humains sont limitées. La manifestation clinique la plus probable serait des symptômes attribuables à une hypotension sévère. En cas de surdosage, un lavage gastrique et la perfusion intraveineuse d'une solution saline normale sont recommandés.
Cependant, sur les deux cas rapportés dans les essais cliniques avec le périndopril, un patient (posologie inconnue) a nécessité une assistance respiratoire et l'autre a développé une hypothermie, un arrêt circulatoire, puis est mort, après avoir ingéré jusqu'à 180 mg de périndopril erbumine. Ainsi, l'intervention en cas de surdosage de MAR-PÉRINDOPRIL peut nécessiter un soutien vigoureux.
MAR-PERINDOPRIL peut être éliminé par hémodialyse, avec des clairances d'environ 52 ml/min pour le périndopril et 67 ml/min pour le périndoprilate, le métabolite actif (voir 10
PHARMACOLOGIE CLINIQUE
- Populations particulières et Conditions, Insuffisance rénale).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 – Formes posologiques, Concentrations, Composition et Conditionnement
| Voie | Forme posologique / | |
| d’administration | Concentration / | Ingrédients non médicinaux |
| Composition | ||
| Voie orale | Comprimé / 2 mg, 4 mg et 8 mg | Laques d'aluminium de D&C Jaune #10, FD&C Bleu #1, FD&C Jaune #6 (colorant pour MAR-PÉRINDOPRIL 4 mg et 8 mg), silice colloïdale hydrophobe, lactose monohydraté, stéarate de magnésium et cellulose microcristalline. |
Forme posologique :
MAR-PÉRINDOPRIL (périndopril erbumine) comprimés :
- 2 mg : Comprimé blanc, rond, biconvexe, portant la gravure « P » sur un côté et « 2 » de l’autre, contenant : 2 mg de Périndopril Erbumine.
4 mg : Comprimé sécable de couleur vert clair, en forme de capsule, biconvexe, portant la gravure
« P » des deux côtés de la ligne de rupture sur une face et « 4 » d'un côté de la ligne de rupture sur l'autre face, contenant : 4 mg de Périndopril Erbumine.
Pour obtenir l'information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 8 mg : Comprimé vert, rond, biconvexe, portant la gravure « PP » sur un côté et « 8 » de l’autre, contenant : 8 mg de Périndopril Erbumine.
Conditionnement :
Chaque concentration est disponible dans des bouteilles en PEHD de 100 comprimés, 500 comprimés et offerts en emballage de plaquettes alvéolées de 30 comprimés (3 plaquettes alvéolées de 10 comprimés chacune).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez voir la rubrique 3 MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ENCADRÉES.
Généralités
Œdème de Quincke de la tête et du cou
Des cas d'œdème de Quincke potentiellement mortel ont été rapportés avec les inhibiteurs de l’ECA. L'incidence globale est d’environ 0,1 à 0,2%. Il est pensé que l’étiologie ne soit pas immunogène et pourrait être liée à une intensification de l’activité de la bradykinine. Généralement, l’œdème de Quincke n'est pas un œdème qui ne prend pas le godet et qui touche la muqueuse cutanée et le tissu sous-cutané. Des cas d’œdème de Quincke touchant le visage, les extrémités, les lèvres, la langue, la glotte et/ou le larynx ont été rapportés chez des patients traités par des inhibiteurs de l’ECA, y compris le périndopril erbumine L’œdème de Quincke associé à une atteinte laryngée peut être fatal. En cas de stridor laryngé ou d'œdème de Quincke du visage, des lèvres, de la langue ou de la glotte, MAR-PÉRINDOPRIL doit être immédiatement interrompu et le patient doit être traité de manière appropriée conformément aux soins médicaux reconnus. Une surveillance attentive est également recommandée jusqu'à la disparition du gonflement. Dans les cas où le gonflement est limité au visage et aux lèvres, la condition disparait généralement sans traitement, bien que les antihistaminiques puissent être utiles dans le soulagement des symptômes. En cas d'atteinte de la langue, de la glotte ou du larynx, l'œdème de Quincke peut être fatal en raison d'une obstruction des voies respiratoires. Un traitement approprié (comprenant, sans s'y limiter, 0,3 à 180 ml de solution sous-cutanée d'épinéphrine à 1:1000 et d'oxygène) doit être administré rapidement (voir 8 EFFETS INDÉSIRABLES).
Le traitement de l’œdème de Quincke progressif doit être agressif. Si le traitement médicamenteux ne donne pas une réponse rapide, des méthodes mécaniques pour sécuriser les voies respiratoires doivent être utilisées avant qu'un œdème massif ne complique l'intubation orale ou nasale.
Les patients qui répondent au traitement médical doivent être observés soigneusement pour un éventuel phénomène de rebond.
L’apparition d’un œdème de Quincke associé à l’utilisation d'inhibiteurs de l’ECA peut être retardée pendant des semaines ou des mois. Les patients peuvent avoir de multiples épisodes d’œdème de Quincke séparés par de longs intervalles sans symptômes. Un œdème de Quincke peut se produire avec ou sans urticaire.
Il a été rapporté que l'incidence d'œdème de Quincke pendant le traitement par un inhibiteur de l’ECA était plus élevée chez les patients noirs que chez les patients non noirs.
Il existe des rapports indiquant que faire passer un patient à un autre inhibiteur de l'ECA peut être suivi d'une réapparition de l'œdème de Quincke. En raison de la gravité potentielle de cet événement rare, il ne faut pas utiliser un autre inhibiteur de l'ECA chez les patients ayant des antécédents d'œdème de Quincke (voir 2 CONTRE-INDICATIONS). Les patients ayant des antécédents d'œdème de Quincke non liés à un traitement par un inhibiteur de l’ECA peuvent présenter un risque accru d'œdème de Quincke lorsqu'ils reçoivent un inhibiteur de l’ECA (voir 2 CONTRE-INDICATIONS).
Utilisation concomitante d’inhibiteurs de mTOR, d’inhibiteurs de la DPP-IV et d’inhibiteurs de l’endopeptidase neutre
Les patients prenant en concomitance un inhibiteur de mTOR (p.ex., sirolimus, évérolimus, temsirolimus), un inhibiteur de la DPP-IV (p.ex., sitagliptine, linagliptine, saxagliptine) ou un inhibiteur de l’endopeptidase neutre (NEP) peuvent présenter un risque plus élevé d'œdème de Quincke (p.ex., gonflement des voies respiratoires ou de la gorge, avec ou sans insuffisance respiratoire). Il faut faire preuve de prudence lors de l'initiation d'un traitement par un inhibiteur de l'ECA chez les patients prenant déjà un inhibiteur de la mTOR, de la DPP-IV ou de la NEP, ou vice versa (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Œdème de Quincke intestinal
Des cas d’œdème de Quincke intestinal ont été rapportés chez des patients traités avec des inhibiteurs de l’ECA. Ces patients présentaient des douleurs abdominales (avec ou sans nausées et vomissements) et dans certains cas, n’avaient aucun antécédent d’œdème facial et les concentrations d’estérase C-1 étaient normales. L'œdème de Quincke a été diagnostiqué par des procédures comme la tomodensitométrie ou l’échographie de la région abdominale ou encore lors d’une intervention chirurgicale, et les symptômes résolus après l'arrêt de l’inhibiteur de l’ECA. L’œdème de Quincke intestinal doit faire partie du diagnostic différentiel chez les patients sous inhibiteurs de l’ECA ayant des douleurs abdominales.
Carcinogenèse et mutagenèse
Veuillez voir la rubrique 16 TOXICOLOGIE NON CLINIQUE.
Cardiovasculaire
Coronaropathie stable
Si un épisode d’angine de poitrine instable (majeur ou non) se produit au cours du premier mois de traitement par périndopril, une évaluation soigneuse du rapport bénéfice/risque doit être réalisée avant de le poursuivre le traitement.
Hypotension
MAR-PÉRINDOPRIL peut provoquer une hypotension symptomatique. Le périndopril erbumine a été associé à une hypotension chez 0,3% des patients hypertendus sans complication lors des essais contrôlés par placebo aux États-Unis. Des symptômes liés à l'hypotension orthostatique ont été rapportés chez 0,8% des patients. L’hypotension orthostatique est plus susceptible de se produire après la première ou la deuxième dose ou lorsque la dose est augmentée et chez les patients présentant une déplétion volumique causée par un traitement diurétique, une restriction alimentaire en sel, une dialyse, des diarrhées ou des vomissements ou en cas d'altération de la fonction rénale. La déplétion volumique et/ou en sel doit être corrigée avant l’initiation du traitement par MAR-PÉRINDOPRIL (voir 4 POSOLOGIE ET ADMINISTRATION). Chez les patients présentant une cardiopathie ischémique ou une maladie vasculaire cérébrale et/ou une insuffisance cardiaque congestive sévère, associée ou non à une insuffisance rénale, les inhibiteurs de l’ECA peuvent causer une chute excessive de la pression artérielle qui pourrait entraîner une syncope, un infarctus du myocarde, des déficits neurologiques, une oligurie et/ou une azotémie progressive et, rarement, une insuffisance rénale aiguë et/ou la mort (voir 8 EFFETS INDÉSIRABLES).
Chez tous les patients à haut risque, il est conseillé d’initier le traitement avec MAR-PÉRINDOPRIL 2 mg.
En raison de la chute potentielle de la pression artérielle chez ces patients, le traitement par MAR-PÉRINDOPRIL doit être initié sous une surveillance médicale très étroite. Ces patients doivent être suivis de près pendant les deux premières semaines de traitement et à chaque fois que la dose de MAR-PÉRINDOPRIL et/ou du diurétique est augmentée.
Au cours d’études contrôlées comparant le placebo et d’autres inhibiteurs de l’ECA, la première administration de 2 mg de périndopril erbumine chez des patients présentant une insuffisance cardiaque légère à modérée n'a pas été associée à une diminution significative de la pression artérielle par rapport au placebo (voir 10 PHARMACOLOGIE CLINIQUE - Pharmacodynamique).
En cas d'hypotension, le patient doit être placé en position couchée et, si nécessaire, recevoir une perfusion intraveineuse de chlorure de sodium à 0,9%. Une réponse hypotensive transitoire n'est pas une contre-indication à l'administration de doses supplémentaires, qui peuvent généralement être administrées sans difficulté une fois que la pression artérielle a augmenté après l'expansion du volume. Cependant, des doses plus faibles de MAR-PÉRINDOPRIL et/ou une réduction du traitement diurétique concomitant doivent être envisagées.
Sténose aortique / Cardiomyopathie hypertrophique
Comme avec les autres inhibiteurs de l’ECA, MAR-PÉRINDOPRIL doit être administré avec prudence aux patients présentant une sténose de la valve mitrale et une obstruction de l'écoulement du ventricule gauche telle qu'une sténose aortique ou une cardiomyopathie hypertrophique. D'un point de vue théorique, il existe des préoccupations quant à si les patients atteints de sténose aortique pourraient courir un risque particulier de diminution de la perfusion coronarienne lorsqu'ils sont traités avec des vasodilatateurs, y compris des inhibiteurs de l’ECA, car ils ne produisent pas une diminution post-charge aussi importante. Les vasodilatateurs ont tendance à faire baisser la pression diastolique et donc, la pression coronarienne, sans produire une réduction concomitante de la demande en oxygène du myocarde qui accompagne normalement la vasodilatation.
Conduite de véhicules et utilisation de machines
Il faut faire preuve de prudence lors de la conduire d'un véhicule ou de l’utilisation de machines potentiellement dangereuses.
Le périndopril peut avoir une influence mineure ou modérée sur l’aptitude à conduire des véhicules et à utiliser des machines. En cas d’étourdissements, de maux de tête, de fatigue, de lassitude ou de nausées, la capacité de réaction des patients peut être altérée. Il faut faire preuve de prudence avec MAR-PÉRINDOPRIL, en particulier au début du traitement.
Double blocus du système rénine-angiotensine (SRA)
Il existe des preuves que la co-administration d'inhibiteurs de l’enzyme de conversion de l'angiotensine (ECA), tels que MAR-PÉRINDOPRIL, ou d'antagonistes des récepteurs de l’angiotensine (ARA) avec de l'aliskirène augmente le risque d'hypotension, de syncope, d'AVC, d'hyperkaliémie et de détérioration de la fonction rénale, y compris d'insuffisance rénale, chez les patients souffrant de diabète sucré (type 1 ou type 2) et/ou d'insuffisance rénale modérée à sévère (TFG < <60 ml/min/1,73m2). Par conséquent, l'utilisation de MAR-PÉRINDOPRIL en combinaison avec des médicaments contenant de l'aliskirène est contre-indiquée chez ces patients (voir 2 CONTRE-INDICATIONS).
De plus, la co-administration d'inhibiteurs de l’ECA, y compris MAR-PÉRINDOPRIL, avec d'autres agents qui bloquent le SRA, tels que les ARA ou les médicaments contenant de l'aliskirène, n'est généralement pas recommandée chez les autres patients, car un tel traitement a été associé à une incidence accrue d'hypotension sévère, d'insuffisance rénale et d'hyperkaliémie.
Aldosteronisme primaire
Les patients souffrant d'aldosteronisme primaire ne répondent généralement pas aux médicaments antihypertenseurs qui agissent à travers l'inhibition du SRA. Par conséquent, l’utilisation de MAR-PÉRINDOPRIL n’est pas recommandée chez ces patients.
Hématologique
Neutropénie / Agranulocytose / Thrombocytopénie / Anémie
Des cas de neutropénie / agranulocytose, de thrombocytopénie et d'anémie ont été rapportés chez des patients recevant des inhibiteurs de l’ECA. Chez les patients présentant une fonction rénale normale et sans autres facteurs de complication, la neutropénie est rare. Le périndopril doit être utilisé avec une extrême prudence chez les patients souffrant d'une maladie du collagène avec atteinte vasculaire telle que le lupus érythémateux disséminé ou la sclérodermie, et chez ceux traités avec plusieurs médicaments connus pour être néphrotoxiques ou myélosuppresseurs (traitement immunosuppresseur, traitement par allopurinol ou procaïnamide), ou une combinaison de ces facteurs de complication, en particulier en cas d'altération préexistante de la fonction rénale. Certains de ces patients ont développé des infections graves qui, dans quelques cas, n'ont pas répondu à un traitement intensif par antibiotique (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Surveillance et examens de laboratoire). Les patients doivent être informés qu'ils doivent rapporter tout signe d'infection.
Hépatique / Biliaire / Pancréatique
Insuffisance hépatique
Dans de rares cas, les inhibiteurs de l'ECA ont été associés à un syndrome qui commence par un ictère cholestatique et évolue vers une nécrose hépatique fulminante et (parfois) la mort. Le mécanisme de ce syndrome n’est pas connu. Les patients recevant des inhibiteurs de l'ECA qui développent une jaunisse ou des élévations marquées des enzymes hépatiques doivent arrêter le traitement par l'inhibiteur de l'ECA et faire l'objet d'un suivi médical approprié.
Immunitaire
Réactions anaphylactoïdes lors de l'exposition aux membranes (patients hémodialysés) Des réactions anaphylactoïdes ont été rapportées chez des patients dialysés au moyen de membranes à perméabilité élevée (p.ex. polyacrylonitrile [PAN]) et traités en concomitance avec un inhibiteur de l'ECA. La dialyse doit être interrompue immédiatement en cas de symptômes tels que nausées, crampes abdominales, brûlures, œdème de Quincke, essoufflement et hypotension sévère. Les symptômes ne sont pas soulagés par les antihistaminiques. Chez ces patients, si ce type de traitement est nécessaire, il faut envisager d'utiliser un autre type de membrane de dialyse ou une classe d’agents antihypertenseurs différente.
Réactions anaphylactoïdes lors de l'aphérèse des LDL
Dans de rares cas, des patients recevant des inhibiteurs de l’ECA pendant une aphérèse des lipoprotéines de basse densité avec absorption de sulfate de dextran ont présenté des réactions anaphylactoïdes potentiellement mortelles. Ces réactions ont été évitées en interrompant temporairement le traitement par l’inhibiteur de l'ECA avant chaque aphérèse.
Réactions anaphylactoïdes lors de la désensibilisation
Quelques cas isolés de patients ayant éprouvé des réactions anaphylactoïdes prolongées et potentiellement mortelles alors qu'ils recevaient des inhibiteurs de l'ECA ont été rapportés pendant un traitement de désensibilisation au venin d'hyménoptères (abeilles, guêpes). Chez les mêmes patients, ces réactions ont été évitées lorsque les inhibiteurs de l'ECA ont été temporairement interrompus pendant au moins 24 heures, mais elles sont réapparues lors de la réintroduction par inadvertance du médicament.
Réactions nitritoïdes – Or
Des réactions nitritoïdes (les symptômes comprennent : rougeur au visage, nausées, vomissements et hypotension symptomatique) ont été rapportées dans de rares cas chez des patients recevant un traitement avec de l’or pour injection (aurothiomalate de sodium) et un traitement concomitant par un inhibiteur de l’ECA, y compris MAR-PÉRINDOPRIL (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Surveillance et examens de laboratoire
Surveillance hématologique
La surveillance périodique de la numération des globules blancs est recommandée chez les patients souffrant d'une maladie du collagène avec atteinte vasculaire telle que le lupus érythémateux disséminé ou la sclérodermie, et chez ceux traités avec plusieurs médicaments connus pour être néphrotoxiques ou myélosuppresseurs (traitement immunosuppresseur, traitement par allopurinol ou procaïnamide), ou une combinaison de ces facteurs de complication, en particulier en cas d'altération préexistante de la fonction rénale.
Surveillance de la fonction rénale
La surveillance de routine du potassium et de la créatinine fait partie de la pratique médicale normale pour les patients souffrant d'insuffisance rénale (clairance de la créatinine <60 ml/min). Une surveillance particulièrement soigneuse est nécessaire chez les patients hypertendus présentant une sténose de l'artère rénale. La fonction rénale de ces patients doit être surveillée au cours des premières quelques semaines de traitement.
Surveillance des électrolytes
Si l'utilisation concomitante de diurétiques d'épargne potassique, de suppléments potassiques, de substituts de sel contenant du potassium, de médicaments associés à une augmentation du potassium sérique ou d'autres inhibiteurs du SRAA est jugée appropriée, une surveillance régulière du potassium sérique et de l'urée est recommandée.
Considérations périopératoires
Les inhibiteurs de l'ECA peuvent augmenter les effets hypotensifs des anesthésiques et des analgésiques. Chez les patients subissant une chirurgie majeure ou pendant une anesthésie avec des agents produisant une hypotension, MAR-PÉRINDOPRIL bloquera la formation d'angiotensine II qui pourrait autrement se produire suite à la libération compensatoire de rénine. Le traitement doit être interrompu un jour avant la chirurgie. Si une hypotension se produit et qu’elle est considérée comme étant due à ce mécanisme, elle peut être corrigée par une expansion du volume.
Rénal
Fonction rénale altérée
En conséquence de l'inhibition du système rénine-angiotensine-aldostérone (SRAA), des changements dans la fonction rénale peuvent être anticipés chez les personnes sensibles.
En cas d'insuffisance rénale (clairance de la créatinine <60 ml/min), la posologie initiale de périndopril doit être ajustée en fonction de la clairance de la créatinine du patient, puis en fonction de la réponse du patient au traitement. La surveillance de routine du potassium et de la créatinine fait partie de la pratique médicale normale pour ces patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Surveillance et examens de laboratoire).
L'utilisation d’inhibiteurs de l’ECA, y compris le MAR-PÉRINDOPRIL, ou d’ARA avec des médicaments contenant de l'aliskirène est contre-indiquée chez les patients présentant une insuffisance rénale modérée à sévère (TFG < 60 ml/min/1,73m2). (Voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES, Double blocus du système rénine-angiotensine (SRA) avec des ARA, des inhibiteurs de l’ECA ou des médicaments contenant de l'aliskirène).
Patients hypertendus souffrant d’une insuffisance cardiaque congestive
Chez les patients présentant une insuffisance cardiaque congestive sévère, où la fonction rénale peut dépendre de l'activité du SRAA, le traitement par les inhibiteurs de l’ECA, y compris MAR-PÉRINDOPRIL, peut être associé à une oligurie et/ou à une azotémie progressive, et dans de rares cas à une insuffisance rénale aiguë et/ou à la mort.
Chez les patients présentant une insuffisance cardiaque symptomatique, l'hypotension suite à l'initiation d'un traitement par des inhibiteurs de l'ECA peut entraîner une altération supplémentaire de la fonction rénale. Une insuffisance rénale aiguë, généralement réversible, a été rapportée dans cette situation.
Patients hypertendus présentant une sténose de l'artère rénale
Au cours d’essais cliniques chez des patients hypertendus présentant une sténose unilatérale ou bilatérale de l'artère rénale, des augmentations de l'azote uréique sanguin et de la créatinine sérique ont été observées chez 20% des patients. L'expérience acquise avec les inhibiteurs de l'ECA suggère que ces augmentations sont généralement réversibles à l'arrêt du médicament. La fonction rénale de ces patients doit être surveillée au cours des premières quelques semaines de traitement. Les inhibiteurs de l’ECA doivent être évités chez les patients chez qui une sténose de l'artère rénale est connue ou soupçonnée. Lorsqu'un inhibiteur de l'ECA est administré à un patient présentant une sténose de l'artère rénale alimentant d’un seul rein ou une sténose bilatérale de l'artère, une insuffisance rénale aiguë peut se produire.
L'inhibition de l'ECA peut également entraîner une diminution de la fonction rénale chez les patients présentant une sténose de l'artère alimentant un rein transplanté. On pense que la sténose de l'artère rénale réduit la pression dans l'artériole glomérulaire afférente et que la pression hydrostatique transglomérulaire est ensuite maintenue par la constriction de l'artériole efférente induite par l'angiotensine II. L’administration d’un inhibiteur de l’ECA entraine le relâchement de l’artériole efférente et une réduction de la filtration glomérulaire, ce qui peut provoquer une insuffisance rénale. L'occlusion thrombotique d'une artère rénale sténosée peut être précipitée par les inhibiteurs de l'ECA (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Surveillance et examens de laboratoire). Certains patients hypertendus sans maladie vasculaire rénale préexistante apparente ont développé des augmentations de l'azote uréique sanguin et de la créatinine sérique, généralement mineures et transitoires. Ces augmentations sont plus susceptibles de se produire chez les patients traités en concomitance avec un diurétique et chez les patients présentant une insuffisance rénale préexistante. La réduction des posologies de MAR-PÉRINDOPRIL, du diurétique ou des deux médicaments, peut être nécessaire. Dans certains cas, l'arrêt de l'un ou l'autre ou des deux médicaments peut être nécessaire. L'évaluation des patients hypertendus doit toujours inclure une évaluation de la fonction rénale (voir 4 POSOLOGIE ET ADMINISTRATION). Si une détérioration de la fonction rénale s'est produite après un traitement par un inhibiteur de l'ECA, il est probable qu'elle soit précipitée par un autre inhibiteur et, en conséquence, il serait préférable d'utiliser une autre classe d'agents antihypertenseurs pour ce patient. Les patients atteints d’une maladie unilatérale de l'artère rénale présentent un problème particulier, car la détérioration de la fonction peut ne pas être apparente lors de la mesure de l'urée sanguine et de la créatinine sérique.
Protéinurie
Certains inhibiteurs de l'ECA ont été associés à l'apparition (jusqu'à 0,7%) d'une protéinurie (<1 gramme / 24 heures) et/ou un déclin de la fonction rénale chez les patients présentant une ou plusieurs des caractéristiques suivantes : âge avancé, maladie rénale préexistante, traitement concomitant par des diurétiques d'épargne potassique ou par des doses élevées d'autres diurétiques, réserve cardiaque limitée, ou traitement par un anti-inflammatoire non stéroïdien.
Le périndoprilate, la forme active du périndopril, peut être dialysé avec une clairance de 70 ml/min (voir 4 POSOLOGIE ET ADMINISTRATION).
Hyperkaliémie et agents augmentant le potassium sérique
Dans les essais cliniques, une hyperkaliémie (potassium sérique >5,5 mEq/L) s’est produite chez environ 2,2% des patients hypertendus par rapport à 1,4% des patients traités par placebo (voir 8 EFFETS INDÉSIRABLES). Dans la plupart des cas, il s'agissait de valeurs isolées, qui sont revenues à la normale malgré la poursuite du traitement. Dans les études contrôlées, aucun patient n'a interrompu le traitement en raison d'une hyperkaliémie.
Les facteurs de risque de développement d'une hyperkaliémie peuvent comprendre l'insuffisance rénale, l'aggravation de la fonction rénale, le diabète sucré, les patients âgés, les événements intercurrents, en particulier la déshydratation, la décompensation cardiaque aiguë, l'acidose métabolique et l'utilisation concomitante de diurétiques d'épargne potassique (p.ex., spironolactone, éplérénone, triamtérène ou amiloride), de suppléments potassiques, de substituts de sel contenant du potassium ou de tout médicament associé à une augmentation du potassium sérique (p.ex. aliskirène, AINS, héparine, ciclosporine, tacrolimus, triméthoprime et combinaison à dose fixe avec le sulfaméthoxazole, antagonistes des récepteurs de l'angiotensine), qui doivent être utilisés avec prudence, voire pas du tout, avec MAR-PÉRINDOPRIL (voir 9 INTERACTIONS MÉDICAMENTEUSES - Interactions médicament-médicament). L'utilisation de suppléments de potassium, de diurétiques d'épargne potassique ou de substituts de sel contenant du potassium, en particulier chez les patients présentant une fonction rénale altérée, peut entraîner une augmentation significative du potassium sérique. L'hyperkaliémie peut provoquer des arythmies graves et parfois mortelles. Chez certains patients, une hyponatrémie peut accompagner l'hyperkaliémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Surveillance et examens de laboratoire). Si l'utilisation concomitante des agents susmentionnés est jugée appropriée, il est recommandé de surveiller régulièrement les taux sériques de potassium et d'urée.
Hypertension rénovasculaire
Il existe un risque accru d'hypotension et d'insuffisance rénale lorsque les patients présentant une sténose bilatérale de l'artère rénale ou une sténose de l’artère d’un seul rein fonctionnel sont traités avec des inhibiteurs de l’ECA (voir 2 CONTRE-INDICATIONS). Le traitement par des diurétiques peut être un facteur contributif. La perte de la fonction rénale peut se produire avec seulement des changements mineurs de la créatinine sérique, même chez les patients présentant une sténose unilatérale de l'artère rénale.
Respiratoire
Toux
Une toux sèche et persistante, qui ne disparaît généralement qu'après l'interruption ou la diminution de la dose de périndopril erbumine, a été rapportée. Cette possibilité doit être envisagée dans le cadre du diagnostic différentiel de la toux.
La toux s'aggrave souvent en position allongée ou la nuit et a été rapportée plus fréquemment chez les femmes (qui représentent 2/3 des cas rapportés). Les patients qui toussent peuvent présenter une réactivité bronchique accrue par rapport à ceux qui ne toussent pas. La fréquence plus élevée de cet effet indésirable observée chez les non-fumeurs peut être due à un niveau plus élevé de tolérance à la toux chez les fumeurs.
La toux est probablement due à la stimulation du réflexe de toux pulmonaire par les kinines (bradykinine) et/ou les prostaglandines, qui s'accumulent en raison de l'inhibition de l'ECA. Une fois qu'un patient a développé une toux intolérable, on peut essayer de faire passer le patient à un autre inhibiteur de l'ECA ; la réaction peut réapparaître, mais ce n'est pas toujours le cas. Le passage à une autre classe de médicaments peut être nécessaire dans les cas graves.
Sensibilité / résistance
En raison de la présence de lactose, les patients présentant des problèmes héréditaires d'intolérance au galactose, de malabsorption du glucose-galactose ou de déficit en lactase de Lapp ne doivent pas prendre MAR-PÉRINDOPRIL.
Peau
Des réactions dermatologiques caractérisées par des éruptions maculo-papulaires prurigineuses et parfois une photosensibilité ont été rapportées avec un autre inhibiteur de l'ECA. Des réactions cutanées rares et parfois graves (éruptions lichénoïdes, psoriasis, éruption de type pemphigus, rosacée, syndrome de Stevens-Johnson, etc.) se sont produites.
Les patients qui développent une réaction cutanée avec un inhibiteur de l'ECA peuvent ne pas en avoir lorsqu'ils passent à un autre médicament de la même classe, mais des cas de réactivité croisée ont été rapportés.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les inhibiteurs de l'ECA peuvent provoquer une morbidité et une mortalité fœtales et néonatales lorsqu'ils sont administrés aux femmes enceintes. En cas de grossesse, le traitement par MAR-PÉRINDOPRIL doit être arrêté dès que possible (voir 2 CONTRE-INDICATIONS).
L'utilisation des inhibiteurs de l'ECA est contre-indiquée pendant les deuxièmes et troisièmes trimestres de la grossesse, car ils ont été associés à des lésions fœtales et néonatales, y compris l'hypotension, l'hypoplasie crânienne néonatale, l'anurie, l'insuffisance rénale réversible ou irréversible, et la mort.
Un oligoamnios a également été rapporté, probablement en raison d'une diminution de la fonction rénale du fœtus, associé à des contractures des membres du fœtus, à une déformation craniofaciale et à un développement pulmonaire hypoplastique.
Une prématurité, une persistance du canal artériel, et d’autres malformations cardiaques structurales, ainsi que des malformations neurologiques, ont été également rapportées suite à l’exposition pendant le premier trimestre de la grossesse.
Les nourrissons ayant des antécédents d’exposition in utero aux inhibiteurs de l’ECA doivent faire l’objet d’une surveillance étroite pour des signes d’hypotension, d’oligurie et d’hyperkaliémie. En cas d'oligurie, l'attention doit être portée sur le soutien de la pression artérielle et de la perfusion rénale. Une exsanguinotransfusion ou une dialyse peut être nécessaire pour inverser l'hypotension et/ou remplacer la fonction rénale perturbée ; cependant, l'expérience limitée de ces procédures n'a pas été associée à un bénéfice clinique significatif.
Le périndoprilate, la forme active du périndopril, peut être éliminé du corps par hémodialyse (voir 10 PHARMACOLOGIE CLINIQUE - Populations particulières et conditions, Insuffisance rénale).
Données animales : Voir Partie II - Renseignements scientifiques 16 TOXICOLOGIE NON CLINIQUE - Études de tératogénicité.
7.1.2 Allaitement
La présence de concentrations d’inhibiteurs de l’ECA a été rapportée dans le lait humain. L’utilisation d’inhibiteurs de l’ECA est contre-indiquée pendant l’allaitement 2 CONTRE-INDICATIONS).
7.1.3 Enfants (< 18 ans)
La sécurité et l'efficacité du périndopril erbumine chez les patients pédiatriques n'ont pas été établies ; par conséquent, Santé Canada n'a pas autorisé une indication chez les patients pédiatriques et son utilisation n'est pas recommandée.
7.1.4 Personnes âgées (> 65 ans)
Bien que l’expérience clinique n’ait pas identifié de différences significatives entre la réponse chez les personnes âgées (>65 ans) et chez les patients plus jeunes, une plus grande sensibilité chez certains patients âgés ne peut pas être exclue.
L'insuffisance rénale est fréquemment observée chez les personnes âgées. Il faut donc faire preuve de prudence lors de la prescription de MAR-PÉRINDOPRIL à des patients âgés. La dose initiale de MAR-PÉRINDOPRIL chez les personnes âgées doit toujours être de 2 mg par jour et les patients doivent être surveillés de près pendant les premières phases du traitement (voir 4 POSOLOGIE ET ADMINISTRATION).
Dans une étude de 91 patients présentant un âge moyen de 71,9 ans, une augmentation de 6% du potassium sérique a été observée au cours du premier mois de traitement et est restée stable par la suite. Il n'y a eu aucun changement dans le groupe en ce qui concerne l'urée sanguine, la créatinine ou la clairance de la créatinine.
Une attention particulière doit être portée aux patients âgés souffrant d'insuffisance cardiaque congestive et d'insuffisance rénale et/ou hépatique.
7.1.5 Patients diabétiques
Chez les patients diabétiques traités avec des antidiabétiques oraux ou de l'insuline, le contrôle de la glycémie doit être surveillé près pendant le premier mois de traitement par un inhibiteur de l'ECA.
7.1.6 Patients présentant une fonction hépatique altérée
Des cas d’hépatite (hépatocellulaire et/ou cholestatique), des élévations des enzymes hépatiques et / ou de la bilirubine sérique se sont produits pendant le traitement par des inhibiteurs de l'ECA chez des patients présentant ou non des anomalies hépatiques préexistantes. Dans la plupart des cas, les changements ont été inversés à l'arrêt du médicament.
Des élévations des enzymes hépatiques et/ou de la bilirubine sérique ont été rapportées avec le périndopril erbumine (voir 8 EFFETS INDÉSIRABLES). Si le patient recevant MAR-PÉRINDOPRIL présente des symptômes inexpliqués, en particulier au cours des premières semaines ou des premiers mois de traitement, il est recommandé de réaliser une série complète de tests de la fonction hépatique et tout autre examen nécessaire. L'interruption de MAR-PÉRINDOPRIL doit être considérée lorsque cela est approprié.
MAR-PÉRINDOPRIL doit être utilisé avec une prudence particulière chez les patients ayant des anomalies hépatiques préexistantes. Chez ces patients, des tests de la fonction hépatique de base doivent être réalisés avant l'administration du médicament et une surveillance étroite de la réponse et des effets métaboliques doit être menée.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment observés avec le périndopril sont : toux, étourdissement, mal de tête, asthénie, troubles gastro-intestinaux (douleurs abdominales, nausées et dyspepsie).
Les effets indésirables les plus graves sont : réaction d’hypersensibilité (œdème de Quincke), dysfonction rénale (chez les patients à haut risque), pancréatite, troubles sanguins (pancytopénie, agranulocytose, et thrombocytopénie).
Au cours de l'évaluation de la sécurité à long terme chez les patients présentant une insuffisance cardiaque, les effets indésirables graves se produisant le plus fréquemment étaient l'angine de poitrine et l'hypotension orthostatique.
Les effets les plus graves liés au médicament au cours de l’expérience post-commercialisation étaient la pancréatite et les troubles sanguins (pancytopénie, agranulocytose, et thrombocytopénie).
8.2 Effets indésirables des essais cliniques
Les essais cliniques sont menés dans des conditions très spécifiques. Par conséquent, les taux d'effets indésirables observés dans les études cliniques peuvent ne pas refléter les taux observés dans la pratique et ne doivent donc pas être comparés aux taux des essais cliniques d'un autre médicament. Les informations sur les effets indésirables provenant d'essais cliniques peuvent être utiles pour identifier et estimer les taux d'effets indésirables du médicament lors d’une utilisation réelle.
Hypertension
La sécurité du périndopril erbumine a été évaluée chez environ 3 400 patients souffrant d’hypertension (1 216 patients dans des essais cliniques contrôlés incluant 181 patients âgés). La sécurité à long terme du périndopril erbumine a été évaluée chez environ 1 000 patients qui ont été traités pendant ≥ 1 an.
Au cours des essais cliniques, les effets indésirables les plus graves qui se sont produits chez les patients hypertendus traités par périndopril étaient l'œdème angioneurotique et l'insuffisance rénale.
Dans une étude européenne ouverte sur environ 47 000 patients présentant une hypertension essentielle, vus en pratique médicale quotidienne, et traités pendant 1 an avec du périndopril erbumine, avec ou sans plusieurs autres médicaments, les effets indésirables les plus fréquemment observés étaient la toux (9,7%), les symptômes digestifs (2,0%), la fatigue (1,8%), les maux de tête (1,4%) et les étourdissements (1,4%). Dans cette étude, 5,1% des patients ont abandonné le traitement en raison d'effets indésirables, dont 3,2% en raison de la toux.
Dans des essais contrôlés par placebo aux États-Unis, 1 012 patients ont reçu soit du périndopril en monothérapie (n=630), soit du périndopril/HCT (n=159), soit un placebo (n=230). Le tableau 3 présente les effets indésirables qui se sont produits chez ≥1% des patients traités par périndopril en monothérapie ou un placebo.
Tableau 3 – Effets indésirables non liés au traitement, et ceux considérés comme possiblement ou probablement liés au traitement, rapportés par ≥1 % des patients traités pour l’hypertension dans des essais contrôlés par placebo aux États-Unis
| Effets indésirables, non liés au | Effets indésirables possiblement | |||
| traitement | ou probablement liés au | |||
| Périndopril | Placebo | t it t Périndopril | Placebo | |
| n=630 | n=223 | n=630 | n=223 | |
| Mal de tête | 26,0 | 29,6 | 9,4 | 10,8 |
| Toux | 13,0 | 4,5 | 6,2 | 1,8 |
| Asthénie | 8,7 | 9,9 | 5,4 | 4,0 |
| Étourdissement | 8,6 | 8,5 | 4,9 | 5,8 |
| Infection des voies | 7,9 | 8,5 | 0,0 | 0,9 |
| Diarrhée | 4,6 | 4,0 | 1,8 | 0,5 |
| Œdème | 4,3 | 4,9 | 0,6 | 0,9 |
| Trouble du sommeil | 2,5 | 2,7 | 1,6 | 0,9 |
| Nerveux | 1,4 | 1,4 | 1,1 | 0,9 |
| Dépression | 1,9 | 1,4 | 1,1 | 0,5 |
| Protéinurie | 1,8 | 0,5 | 1,1 | 0,5 |
| Éruption cutanée | 2,5 | 4,9 | 1,0 | 1,8 |
L’incidence de l’arrêt prématuré du traitement suite à des effets indésirables dans les essais cliniques contrôlés par placebo aux États-Unis a été de 6,5 % chez les patients traités par périndopril et de 6,7% chez les patients traités par placebo.
Les causes les plus fréquentes d'arrêt prématuré étaient la toux, les maux de tête, l'asthénie et les étourdissements ; la toux était la raison d’abandon du traitement chez 1,3% et 0,4% des patients traités par périndopril et placebo, respectivement. Bien que les étourdissements n'aient pas été rapportés plus fréquemment dans le groupe périndopril (8,2%) que dans le groupe placebo (8,5%), ils ont clairement augmenté avec la dose, ce qui suggère un lien de causalité avec le périndopril.
Les autres effets indésirables rapportés (chez ≥1% des patients), indépendamment de la causalité, comprennent : maux de dos (6,8%), rhinite, sinusite (5,2% pour chaque), douleurs dans les extrémités inférieures (5,1%), pharyngite (3,7%), infection virale (3,3%), infection des voies urinaires (3,2%), douleurs dans les extrémités supérieures (2,9%), nausées (2,7%), douleurs abdominales (2. 5%), blessure accidentelle, hypertonie, paresthésie (2,4% pour chaque), douleur thoracique non spécifique, ECG anormal (2,2% pour chaque), dyspepsie (2,1%), vomissements (1,9%), fièvre, allergie saisonnière (1,8% pour chaque), augmentation de l'ALAT (1,6%), myalgie généralisée, douleurs cervicales, acouphènes (1,4 % pour chaque), douleurs articulaires, somnolence (1,1% pour chaque), flatulence, arthrite, palpitations (1,0% pour chaque).
L’infarctus du myocarde et l’accident vasculaire cérébral se sont produits possiblement suite à une hypotension excessive chez des patients à haut risque (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Cardiovasculaire).
Abandons
Au total, 56 patients sur 1 275 (4,4%) ont arrêté le traitement en raison d’effets indésirables. Dans une étude spécifique incluant 632 patients, 36 (5,7%) patients ont abandonné le traitement en raison d’effets indésirables. Un lien plausible ou probable avec le traitement par périndopril erbumine a été considéré comme existant dans 19 cas (3%).
Les effets indésirables qui ont le plus fréquemment entraîné l'arrêt prématuré du traitement étaient la toux (0,5%), les maux de tête (0,5%), les étourdissements (0,5%) et l'asthénie (0,4%).
Insuffisance cardiaque congestive
Dans les essais d'insuffisance cardiaque, la sécurité a été évaluée chez 167 patients traités par périndopril dans des essais de 3 mois contrôlés par placebo et la sécurité à long terme a été évaluée chez 513 patients traités pendant ≥6 mois, dont 352 patients suivis pendant au moins 1 an Le tableau 4 présente les effets indésirables qui se sont produits chez ≥1% des 167 patients traités par périndopril au cours de la période à double insu de 3 mois, comparativement aux mêmes effets indésirables qui se sont produits chez les 170 patients ayant reçu un placebo. L’abandon du traitement en raison d’effets indésirables a été nécessaire chez 5,4% des 167 patients traités par périndopril, comparativement à 4,7% des 170 patients ayant reçu un placebo.
Tableau 4 – Expérience indésirable lié au médicament rapportée chez ≥ 1% des patients traités pour une insuffisance cardiaque congestive (%)
| Périndopril | Placebo | |
| n=167 | n=170 | |
| Asthénie | 6,6 | 5,3 |
| Étourdissement | 6,0 | 6,5 |
| Trouble de la peau | 4,2 | 2,4 |
| Douleur à la partie supérieure de | 4,2 | 2,9 |
| Nausée / vomissement | 3,6 | 1,2 |
| Mal de tête | 3,0 | 2,4 |
| Palpitations | 2,4 | 1,8 |
| Crampes musculaires | 2,4 | 0,0 |
| Toux | 1,8 | 0,6 |
| Douleur thoracique - cardiaque | 1,8 | 0,0 |
| Dyspnée | 1,8 | 2,4 |
| Diarrhée | 1,8 | 1,8 |
| Sautes d’humeur et troubles du sommeil | 1,8 | 2,9 |
| Œdème | 1,2 | 1,8 |
| Transpiration | 1,2 | 0,6 |
| Dysfonction érectile | 1,2 | 0,6 |
Patients hypertendus et/ou en Post-IM présentant une coronaropathie stable
La sécurité du périndopril a été évaluée dans l’essai EUROPA. Il s’agissait d’une étude à double insu, contrôlée par placebo, incluant 12 218 patients présentant une coronaropathie stable, la majorité des patients souffrant d’hypertension et/ou ayant survécu à une crise cardiaque antérieure. Le taux global d’arrêt du traitement était d’environ 22,8% (1391/6110 patients) et de 20,7% (1266/6108 patients) dans les groupes périndopril et placebo, respectivement.
Les raisons les plus courantes d’arrêt du traitement, qui étaient plus fréquentes dans le groupe périndopril erbumine que dans le groupe placebo, étaient la toux (2,7%), l’intolérance au médicament (2,4%), l’hypotension (1,0%) et l’insuffisance rénale (0,3%).
Effets indésirables graves dans l’essai EUROPA
Aucune différence significative dans le nombre de décès n’a été observée entre le groupe périndopril (n = 375) et le groupe témoin (n = 420). Cependant, 10 patients sont morts au cours de la période de rodage en ouvert de l’étude, dont 7 pour cause cardiovasculaire, y compris l’AVC. Au total, 795 patients (sur 12 230 ; 6,5%) sont décédés pendant l’étude, et 464 des 795 (58 %) sont morts d’une cause cardiovasculaire.
Au cours de la période de randomisation de l’étude EUROPA, seuls les effets indésirables graves ont été recueillis. Quelques patients ont subi des effets indésirables graves : 10 (0,3%) des 6 122 patients sous périndopril et 12 (0,2%) des 6 107 patients sous placebo. Chez les patients traités par périndopril, l’hypotension a été observée chez 6 patients, l'œdème de Quincke chez 3 patients et l’arrêt cardiaque soudain chez 1 patient. Plus de patients ont abandonné le traitement en raison d’une toux, d’une hypotension ou d’autres intolérances avec le périndopril (6,0%, n = 366) qu’avec le placebo (2,1%, n = 129).
En revanche, la cardioversion auriculaire s’est produite plus considérablement plus dans le groupe périndopril (0,5%, n = 42) que dans le groupe témoin (0,3%, n = 17).
8.3 Effets indésirables moins fréquents des essais cliniques (< 1%)
Les effets indésirables, indépendamment lien de causalité avec le médicament, qui se sont produits chez < 1,0% des patients hypertendus et souffrant d’insuffisance cardiaque traités par le périndopril erbumine dans les essais cliniques, sont présentés ci-dessous :
Troubles hématologiques et du système lymphatique : Anémie hémolytique, leucopénie incluant neutropénie, thrombocytopénie, ecchymose, hématome.
Troubles cardiaques : Arythmie, extrasystole ventriculaire, trouble de la conduction, souffle cardiaque, palpitations, bradycardie, infarctus du myocarde.
Troubles de l’oreille et du labyrinthe : Mal aux oreilles acouphènes.
Troubles oculaires : Trouble visuel, augmentation du larmoiement, conjonctivite
Troubles gastro-intestinaux : Constipation, sécheresse buccale, dysgueusie, flatulence, hématémèse, hémorragie gastro-intestinale, stomatite, diarrhée, vomissements, dyspepsie.
Troubles généraux et conditions au site d'administration : Douleurs thoraciques, pyrexie, malaise, douleurs, œdème périphérique, soif, sensation de froid et de chaud, rigueurs.
Troubles du système immunitaire : Réaction anaphylactique, œdème angioneurotique (tête, cou, visage, extrémités, lèvres, langue, glotte et/ou larynx).
Infections et infestations :
Herpès simplex, infection péritonéale (infarctus mésentérique, 1 patient), bronchite, pharyngite, pneumonie, rhinite, sinusite, infection cutanée, teigne, gastro-entérite, vaginite.
Troubles du métabolisme et de la nutrition : Anorexie, augmentation de l'appétit, goutte Troubles musculosquelettiques et systémiques : Douleur au cou, œdème, arthralgie, arthrite, douleurs osseuses, myalgie, myasthénie, sciatalgie, hypertonie / crampes musculaires, mal de dos (douleurs lombaires)
Troubles du système nerveux : Hyperkinésie, amnésie, accident vasculaire cérébral (0,2%), troubles cognitifs, troubles de la mémoire, trouble de la perception, somnolence, troubles de la parole, syncope, tremblements, migraine, vertige.
Troubles psychiatriques : Rêves anormaux, agitation, état confusionnel, dépression, sautes d'humeur, nervosité, illusions, trouble du sommeil, trouble de la libido, anxiété, trouble psychosexuel. Troubles rénaux et urinaires : Hématurie, lithiase rénale, nycturie, oligurie, polyurie, pollakiurie, incontinence urinaire, rétention urinaire, rétention liquidienne, insuffisance rénale, douleur du flanc. Troubles de l'appareil reproducteur et des seins : Troubles menstruels, œdème scrotal, dysfonctionnement érectile.
Troubles respiratoires, thoraciques et médiastinaux : Asthme, bronchospasme, dyspnée, fibrose pulmonaire, irritation à la gorge, rhinorrhée, épistaxis, écoulement postnasal, enrouement, éternuements.
Troubles de la peau et des tissus sous-cutanés : Alopécie, érythème, asthme, bronchospasme, dyspnée, fibrose pulmonaire, irritation à la gorge, rhinorrhée, épistaxis, écoulement postnasal, éternuements, sécheresse cutanée, troubles cutanés, dermatite, pemphigus, prurit, purpura, éruptions cutanées, syndrome de Steven-Johnson, hyperhidrose, éruption cutanée toxique, urticaire, trouble des muqueuses. Troubles vasculaires : Hypotension, hypotension orthostatique, refroidissement périphérique, claudication intermittente, vasodilatation, bouffées de chaleur, maladie vasculaire périphérique (mauvaise circulation périphérique, jambes enflées)
Effets indésirables potentiels rapportés avec les inhibiteurs de l’ECA
Les autres effets indésirables importants sur le plan médical rapportés avec d’autres inhibiteurs de l’ECA disponibles comprennent arrêt cardiaque, pneumonie à éosinophiles, neutropénie / agranulocytose, pancytopénie, anémie (y compris hémolytique et aplasique), thrombocytopénie, insuffisance rénale aiguë, néphrite, insuffisance hépatique, jaunisse (hépatocellulaire ou cholestatique), hyponatrémie symptomatique, pemphigus bulleux, pancréatite aiguë, dermatite exfoliatrice et un syndrome qui peut comprendre : arthralgie/arthrite, vascularite, sérite, myalgie, fièvre, éruption cutanée ou autres manifestations dermatologiques, présence d’anticorps antinucléaires, leucocytose, éosinophilie ou élévation d’ESR. Plusieurs de ces effets indésirables ont également été rapportés pour le périndopril.
Altération du goût (dysgueusie)
Des altérations du goût ont été souvent rapportées (prévalence allant jusqu’à 12,5%) avec des doses élevées d’un autre inhibiteur de l’ECA.
L’altération du goût associée aux inhibiteurs de l’ECA est décrite comme une perte du goût ou une sensation métallique dans la bouche. La dysgueusie se produit généralement au cours des premières semaines de traitement et peut disparaître, dans la plupart des cas, dans un délai de 1 à 3 mois.
8.4 Résultats anormaux de laboratoire : Résultats hématologiques, chimies cliniques et autres données quantitatives des essais cliniques
Électrolytes sériques
Dans les essais cliniques, une hyperkaliémie (potassium sérique >5,5 mEq/L) s’est produite chez environ 2,2% des patients hypertendus traités par périndopril par rapport à 1,4% des patients traités par placebo. L’hyperkaliémie peut se produire particulièrement en présence d’une insuffisance rénale, d’une insuffisance cardiaque sévère et d’une hypertension rénovasculaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Rénal).
Azote uréique sanguin / créatinine sérique
Des élévations des concentrations d’azote uréique du sang (>40 mg/dl) ou de créatinine sérique (>2,5 mg/dl) ont été observées chez 0,2% et 0,3%, respectivement, des patients traités par le périndopril erbumine en monothérapie. Les diminutions du sodium sérique et les augmentations de la créatinine sérique étaient plus fréquentes chez les patients recevant des diurétiques en concomitance par rapport à ceux traités par périndopril erbumine seul. Des augmentations de l’urée sanguine, de la créatinine plasmatique et une hématurie ont été observées et peuvent se produire, en particulier en présence d’une insuffisance rénale.
Hématologie
De faibles diminutions de l’hémoglobine et de l’hématocrite se sont produites chez des patients hypertendus traités par périndopril erbumine, mais celles-ci étaient rarement d’une importance clinique. Dans les essais cliniques contrôlés, aucun patient n’a abandonné le traitement en raison du développement d’une anémie.
Fonction hépatique
Des élévations des enzymes hépatiques (ALAT : 1,6% périndopril erbumine contre 0,9% placebo, ASAT : 0,5% périndopril erbumine contre 0,4% placebo) ont été observés dans des essais cliniques contrôlés par placebo aux États-Unis. Des élévations dans la bilirubine sérique ont été observées (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Populations particulières).
Autre
Des élévations dans le cholestérol sérique et le glucose plasmatique ont été observées.
8.5 Effets indésirables post-commercialisation
Les effets indésirables les plus fréquents au cours de l'expérience post-commercialisation étaient la toux, les symptômes gastro-intestinaux (douleurs abdominales, nausées, dyspepsie), l’asthénie, la fatigue, les étourdissements et les maux de tête.
Troubles hématologiques et du
système lymphatique :
Agranulocytose ou pancytopénie, diminution de l’hémoglobine et de l’hématocrite, anémie hémolytique chez les patients présentant un déficit héréditaire en G-6PDH, leucopénie/neutropénie, thrombocytopénie, éosinophilie.
Troubles cardiaques : Angine de poitrine, arythmie, infarctus du myocarde, possiblement secondaire à une hypotension excessive, palpitations, tachycardie.
Troubles de l’oreille et du labyrinthe : Acouphène.
Troubles endocriniens : Syndrome de sécrétion inappropriée de l'hormone antidiurétique
(SSIHA)
Troubles oculaires : Troubles de la vue.
Troubles gastro-intestinaux : Douleur abdominale (y compris à la partie supérieure), constipation, diarrhée, sécheresse oculaire, dysgueusie, dyspepsie, nausées, pancréatite, vomissements.
Troubles généraux et conditions au site
d'administration :
Asthénie, douleur thoracique, malaise, œdème
périphérique, pyrexie, transpiration.
Troubles hépatobiliaires : Hépatite cholestatique ou cytolytique.
Blessures, empoisonnements et
complications liées à une
intervention :
Chute.
Troubles du métabolisme et de la
nutrition :
Hypoglycémie, hyperkaliémie, réversible à l’arrêt, hyponatrémie.
Troubles musculosquelettiques et des
tissus conjonctifs :
Arthralgie, mal de dos, œdème, hypertonie, crampes musculaires, douleur dans les extrémités, myalgie. Troubles du système nerveux : Confusion, étourdissement, mal de tête, paresthésie, somnolence, syncope, vertige.
Troubles psychiatriques : Troubles de l'humeur ou du sommeil, dépression
Troubles rénaux et urinaires : Insuffisance rénale aiguë, insuffisance rénale,
protéinurie, anurie / oligurie.
Troubles de l'appareil reproducteur et
des seins :
Dysfonction érectile.
Troubles respiratoires / thoraciques et
médiastinaux :
Bronchospasme, toux, dyspnée, pneumonie éosinophilique, rhinite.
Troubles de la peau et du tissu
sous-cutané :
Œdème angioneurotique (visage, extrémités, lèvres, membranes muqueuses, langue, glotte et/ou larynx, érythème polymorphe), érythème polymorphe, prurit, éruption cutanée, urticaire, eczéma, réaction de photosensibilité, pemphigoïde, pemphigus, aggravation du psoriasis.
Troubles vasculaires : Accident vasculaire cérébral (possiblement secondaire à une hypotension excessive chez les patients à haut risque), hypotension, maladie vasculaire périphérique (mauvaise circulation périphérique), phénomène de Raynaud, bouffées
L'expérience post-commercialisation avec tous les inhibiteurs de l’ECA suggère que l’exposition in utero pourrait être associée à une hypotension et à une diminution de la perfusion rénale fœtale. Les inhibiteurs de l’ECA ont également été associés à la mort fœtale in utero. Aucun inhibiteur de l’ECA ne doit être utilisé pendant la grossesse.
9 INTERACTIONS MÉDICAMENTEUSES
9.3 Interactions médicament-comportement
9.4 Interactions médicament-médicament
Les médicaments indiqués dans ce tableau sont basés soit sur des rapports de cas ou des études d'interactions médicamenteuses, soit sur des interactions potentielles en raison de l'ampleur attendue et de la gravité de l'interaction (c.-à-d. ceux identifiés comme contre-indiqués).
Tableau 5 – Interactions médicament-médicament établies ou potentielles
| [Nom | Source des | Effet | Commentaire clinique |
| propre/commun] | preuves | ||
| Agents affectant l’activité sympathique | EC E | Les bêta-bloquants adrénergiques augmentent l’effet antihypertenseur du périndopril erbumine. | Les agents affectant l’activité sympathique (p.ex., les ganglioplégiques ou les adrénolytiques) peuvent être utilisés avec prudence. |
| [Nom | Source des | Effet | Commentaire clinique |
| propre/commun] | preuves | ||
| Agents provoquant la libération de rénine | EC E | L’effet antihypertenseur du périndopril erbumine est augmenté par les agents antihypertenseurs qui provoquent la libération de rénine (p.ex. diurétiques). | |
Agents augmentant le potassium sérique | CT | Étant donné que le périndopril erbumine diminue la production d’aldostérone, une élévation du potassium sérique peut se produire. | L'administration de diurétiques d’épargne potassique tels que la spironolactone, l’éplérénone, le triamtérène ou l’amiloride, ou des suppléments de potassium, des substituts de sel contenant du potassium ou tout médicament associé à une augmentation du potassium sérique (tels que l’aliskirène, les AINS, l’héparine, la ciclosporine, le tacrolimus, le triméthoprime, les antagonistes des récepteurs de l’angiotensine et autres) est réservée aux cas d’hypokaliémie avérée, et ce avec prudence, et avec un contrôle fréquent du potassium sérique, étant donné que ces agents peuvent entraîner une augmentation significative du potassium sérique. Les substituts de sel contenant du potassium doivent aussi être utilisés avec prudence 7 MISES EN GARDE ET PRÉCAUTIONS - Rénal, Hyperkaliémie et agents augmentant le potassium sérique). |
Agents antihypertenseurs et vasodilatateurs | L’utilisation concomitante de ces agents peut augmenter les effets hypotenseurs du périndopril. L’utilisation concomitante avec la nitroglycérine et d’autres nitrates ou d’autres vasodilatateurs peut réduire davantage la pression artérielle. | ||
| Agents antidiabétiques | Les études épidémiologiques ont suggéré que l’administration concomitante d’inhibiteurs de l’ECA et de médicaments antidiabétiques (insulines, agents hypoglycémiants oraux) peut provoquer une augmentation de l’effet hypoglycémiant et est associée à un risque d’hypoglycémie. | Ce phénomène semble plus susceptible de se produire pendant les premières semaines du traitement combiné et chez les patients présentant une insuffisance rénale. |
| [Nom | Source des | Effet | Commentaire clinique |
| propre/commun] | preuves | ||
| Baclofène | Augmentation de l'effet antihypertenseur. | Surveiller la pression artérielle et adapter la posologie de l’antihypertenseur si nécessaire. | |
| Traitement diurétique concomitant | E | Les patients prenant des inhibiteurs de l’ECA et des diurétiques en concomitance, et en particulier ceux chez qui le traitement diurétique a été initié récemment et qui présentent une hypovolémie et/ou une déplétion hydrosodée, peuvent présenter une réduction excessive de la pression artérielle après l’initiation du traitement. | La possibilité d'effets hypotenseurs après la première dose de MAR-PÉRINDOPRIL peut être minimisé soit en interrompant la prise du diurétique soit en augmentant le volume ou la prise de sel avant l’initiation du traitement avec des doses faibles et progressives de MAR-PÉRINDOPRIL. S’il n’est pas possible d’interrompre le traitement diurétique, la dose initiale de MAR-PÉRINDOPRIL peut être réduite et le patient doit être étroitement observée pendant plusieurs heures après la dose initiale et jusqu’à stabilisation de la pression artérielle. Le taux et l’étendue de l’absorption et de l’élimination du périndopril ne sont pas affectées par la prise concomitante de diurétiques. La biodisponibilité du périndoprilate a été réduite par un diurétique et cela était associée à une diminution de l’inhibition de l’ECA plasmatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION). |
| Digoxine | E | Une étude pharmacocinétique n’a montré aucun effet sur la concentration plasmatique de digoxine lors de la co- administration avec du périndopril erbumine mais un effet de la digoxine sur la concentration plasmatique du périndopril/ périndoprilate n’a pas été exclu. | |
| Inhibiteurs de la DPP-IV (linagliptine, saxagliptine sitagliptine) | Les patients traités en concomitance par un inhibiteur de la DPP-IV peuvent présenter un risque accru d’œdème de Quincke. | Il faut faire preuve de prudence lors de l’initiation de MAR-PERINDOPRIL chez des patients prenant déjà un inhibiteur de la DPP-IV ou vice versa (voir 7 MISES EN Garde ET PRÉCAUTIONS - Généralités, Œdème de Quincke de la tête et du cou). |
| [Nom | Source des | Effet | Commentaire clinique |
| propre/commun] | preuves | ||
Double blocus du système rénine- angiotensine (SRA) par les inhibiteurs de l’ECA, les ARA ou les médicaments contenant de l’aliskirène | EC | Incidence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie. | Le double blocus du système rénine-angiotensine (SRA) par les inhibiteurs de l’ECA, les ARA ou les médicaments contenant de l’aliskirène est contre-indiquée chez les patients souffrant de diabète et/ou d’insuffisance rénale, et n’est généralement pas recommandée chez d’autres patients 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS – Double blocus du système rénine-angiotensine (SRA)). |
| Estramustine | Risque d’augmentation des effets indésirables tels que l’œdème angioneurotique (œdème de Quincke) | Utiliser avec prudence lorsque MAR-PÉRINDOPRIL co-est administré avec de l’estramustine. | |
| Traitements extracorporels | Traitements extracorporels entrainant le contact de leur sang avec des surfaces à charge négative, tels que la dialyse ou l’hémofiltration avec certaines membranes à haute perméabilité (p.ex., membranes de polyacrylonitrile) et l’aphérèse des lipoprotéines de basse densité avec le sulfate de dextran, en raison d’un risque accru de réactions anaphylactoïdes graves (voir 2 CONTRE-INDICATIONS). | Si ce type de traitement est nécessaire, il faut envisager d'utiliser un autre type de membrane de dialyse ou une classe d’agents antihypertenseurs différente. | |
| Gentamicine | Les données animales ont suggéré la possibilité d’une interaction entre le périndopril et la gentamicine. Cependant, cela n’a pas été étudié dans des études chez les humains. | La co-administration de ces deux médicaments doit être réalisée avec prudence. |
| [Nom | Source des | Effet | Commentaire clinique |
| propre/commun] | preuves | ||
| Sels d’or | EC | Des réactions nitritoïdes (symptômes comprenant bouffées vasomotrices, nausées, vomissements et hypotension symptomatique) ont été rapportées dans de rares cas chez des patients recevant un traitement avec des sels d’or injectables (aurothiomalate de sodium) et un traitement concomitant avec un inhibiteur de l’ECA, y compris le périndopril. | Utiliser avec prudence lorsque MAR-PÉRINDOPRIL est co-administré avec des sels d’or. |
| Lithium | E | Une augmentation des taux de lithium sérique ainsi que des symptômes de toxicité liée au lithium ont été rapportés chez des patients recevant un traitement par lithium et par inhibiteur de l’ECA en concomitance. | Ces médicaments doivent être co-administrés avec prudence et un contrôle fréquent des taux de lithium sérique est recommandé. Si un diurétique est également utilisé, le risque de toxicité liée au lithium peut être encore plus élevé. |
Inhibiteurs de mTOR (p. ex., sirolimus, évérolimus, temsirolimus) | Les patients prenant en concomitance des inhibiteurs de mTOR peuvent présenter un risque accru œdème de Quincke. | Il faut faire preuve de prudence lors de l’initiation de MAR-PÉRINDOPRIL chez les patients prenant déjà des inhibiteurs de mTOR ou vice versa 7 MISES EN GARDE ET PRÉCAUTIONS - Généralités, Œdème de Quincke de la tête et du cou). | |
| Anti-inflammatoires non stéroïdiens (AINS), y compris l’aspirine ≥3 g/jour | L’administration d’un AINS peut réduire l’effet antihypertenseur des inhibiteurs de l’ECA. Les AINS exercent également un effet additif sur l’augmentation du potassium sérique et peuvent entraîner une détérioration de la fonction rénale. | Ces effets sont généralement réversibles. Dans de rares cas, une insuffisance rénale aiguë peut se produire, en particulier chez les patients présentant une fonction rénale compromise, comme ceux qui sont âgés ou déshydratés. | |
Inhibiteur de l’endopeptidase neutre | Les inhibiteurs de l’ECA sont connus pour causer des œdèmes de Quincke. Ce risque peut être accru en cas d’utilisation concomitante avec un inhibiteur de l’endopeptidase neutre. | Il faut faire preuve de prudence lors de l'initiation de MAR-PÉRINDOPRIL chez des patients prenant déjà un inhibiteur de l’endopeptidase neutre ou vice versa (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Généralités, Œdème de Quincke de la tête et du cou). |
| [Nom | Source des | Effet | Commentaire clinique |
| propre/commun] | preuves | ||
| Sacubitril/valsartan | La combinaison de périndopril et de sacubitril/valsartan est contre-indiquée en raison du risque accru d'œdème de Quincke (voir 2 CONTRE-INDICATIONS). | Le traitement par sacubitril/valsartan ne doit pas être initié jusqu'à 36 heures après la prise de la dernière dose du traitement par périndopril. Si le traitement par sacubitril/valsartan est arrêté, le traitement par périndopril ne doit pas être initié jusqu’à 36 heures après la dernière dose de sacubitril/valsartan (voir 2 CONTRE-INDICATIONS). | |
| Sympathomimétiques | Les sympathomimétiques peuvent réduire l’effet antihypertenseur des inhibiteurs de l’ECA. | Utiliser avec prudence lorsque MAR-PÉRINDOPRIL est co-dministré avec des sympathomimétiques. | |
Antidépresseurs tricycliques / antipsychotiques / anesthésiques | L’utilisation concomitante de certains anesthésiques, antidépresseurs tricycliques et antipsychotiques avec des inhibiteurs de l’ECA peut provoquer une baisse supplémentaire de la pression artérielle. | Utiliser avec prudence lorsque MAR-PÉRINDOPRIL est co-administré avec ces médicaments. |
Légende : E = Étude de cas ; EC = Essai clinique ; T = Théorique
9.5 Interactions médicament-aliment
La présence d’aliments dans le tractus gastro-intestinal n’affecte ni le taux ni l’étendue de l’absorption du périndopril. Cependant, le taux de biotransformation du périndopril en périndoprilate est réduit, ce qui entraine une diminution de la biodisponibilité du périndoprilate de 35%. Il est donc recommandé de prendre MAR-PÉRINDOPRIL avant un repas.
9.6 Interactions médicament-herbe
Aucune interaction avec les produits à base de plantes n’a été établie.
9.7 Interactions médicamenteuses avec les essais en laboratoire
On n’a pas établi si ce produit a un effet sur les résultats des examens de laboratoires
10 PHARMACOLOGIE CLINIQUE
10.1 Mécanisme d'action
Le périndopril erbumine est un inhibiteur non sulfhydrique de l'enzyme de conversion de l'angiotensine (ECA), qui est utilisé dans le traitement de l'hypertension et de l'insuffisance cardiaque congestive légère à modérée. Après son administration par voie orale, le périndopril erbumine est rapidement hydrolysé en périndoprilate, son principal métabolite actif.
L'enzyme de conversion de l'angiotensine catalyse la conversion de l'angiotensine I en une substance vasoconstrictrice, l'angiotensine II. L'angiotensine II stimule également la sécrétion d'aldostérone par la corticosurrénale. L'inhibition de l'activité de l'ECA entraîne une diminution des taux d'angiotensine II, ce qui entraine une diminution de la vasoconstriction et de la sécrétion d'aldostérone. Ce dernier changement peut entraîner une légère augmentation du potassium sérique (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Rénal, Hyperkaliémie et agents augmentant le potassium sérique). Des taux plus faibles d’angiotensine II et l’absence de rétrocontrôle négatif de la libération de rénine rénale qui l’accompagne entraînent une augmentation de l’activité rénine plasmatique.
L’ECA est identique à la kininase II. Ainsi, l’administration de périndopril erbumine peut compromettre la dégradation de la bradykinine, un peptide vasodilatateur. On ne sait pas si cet effet contribue à l’activité thérapeutique du périndopril erbumine.
Le mécanisme par lequel le périndopril erbumine abaisse la pression artérielle semble être dû principalement à l’inhibition du SRAA.
10.2 Pharmacodynamique
Chez la plupart des patients présentant une hypertension essentielle légère à modérée, l’administration de 4 à 8 mg de périndopril erbumine par jour entraîne une diminution de la pression artérielle à la fois en positions couchée et debout, avec peu ou pas d’effet sur la fréquence cardiaque. L’activité antihypertensive commence dans l’heure qui suit l’administration, les concentrations maximales étant généralement atteintes 4 à 6 heures après l’administration. Aux doses recommandées administrées une fois par jour, les effets antihypertenseurs persistent plus de 24 heures. Les diminutions de la pression artérielle observées à la concentration plasmatique minimale correspondaient à 75-100% de celles observées à la concentration plasmatique maximale. Lorsque l’administration uniquotidienne et l’administration biquotidienne ont été comparées, le schéma biquotidien était légèrement supérieur, mais de pas plus d'environ 0,5 à 1,0 mmHg. Le retrait soudain de MAR-PÉRINDOPRIL n’a pas été associé à une augmentation rapide de la pression artérielle Lors d’études menées chez des patients présentant une hypertension essentielle légère à modérée, la réduction de la pression artérielle s’accompagnait d’une réduction de la résistance vasculaire périphérique sans changement dans le taux de filtration glomérulaire. Lorsque MAR-PÉRINDOPRIL est administré avec un diurétique de type thiazidique, les effets antihypertenseurs sont synergiques.
Dans les études non contrôlées menées chez des patients diabétiques insulinodépendants, le périndopril erbumine ne semblait pas affecter le contrôle glycémique. Durant le traitement à long terme dans cette population, aucun effet sur l’excrétion urinaire des protéines n’a été observé.
L’administration du périndopril erbumine à des patients présentant une insuffisance cardiaque congestive diminue le travail cardiaque par une diminution de la pré-charge et de la post-charge. Des essais cliniques ont démontré que le périndopril diminue les pressions de remplissage ventriculaire gauche et droit, diminue les résistances vasculaires périphériques totales, augmente le débit cardiaque avec un indice cardiaque amélioré et augmente la circulation sanguine régionale musculaire. La tolérance à l’exercice de ces patients est améliorée et est associée à une amélioration de la symptomatologie clinique. Aux doses recommandées, les effets hémodynamiques sont maintenus tout au long de l’intervalle posologique de 24 heures chez la plupart des patients.
Au cours d’études contrôlées comparant le placebo et d’autres inhibiteurs de l’ECA, la première administration de 2 mg de périndopril erbumine chez des patients présentant une insuffisance cardiaque légère à modérée n'a pas été associée à une diminution significative de la pression artérielle par rapport au placebo.
L’efficacité du périndopril erbumine dans la réduction du risque cardiovasculaire en cas d’hypertension ou post-infarctus du myocarde était basée sur une étude de morbidité/mortalité (essai EUROPA ; voir 14 ESSAIS CLINIQUES).
10.3 Pharmacocinétique
Le périndopril erbumine est un inhibiteur non sulfhydrique de l'enzyme de conversion de l'angiotensine (ECA). Après son administration par voie orale, le périndopril erbumine est rapidement hydrolysé en périndoprilate, son métabolite actif. La clairance du périndoprilate et des autres métabolites se fait principalement par voie rénale.
Tableau 6a – Résumé des paramètres pharmacocinétiques du périndopril et du périndoprilate (moyenne ± É.T.) après l'administration orale répétée de trois doses du sel de périndopril erbumine chez des volontaires masculins en bonne santé (Cmax - T½ - ASC)
| Cmax | T½,l | ASC | ||
| (ng/ml) | (h) | (ng.h/ml) | ||
| 2 mg de périndopril erbumine | Périndopril | 20 ± 4,9 | 0,41 ± 0,07 | 23 ± 3,9 |
| Périndoprilate | 4,9 ± 1,2 | ND | 72 ± 15 | |
| 4 mg de périndopril erbumine | Périndopril | 36 ± 11 | 0,47 ± 0,13 | 47 ± 8,0 |
| Périndoprilate | 11,0 ± 3,4 | ND | 122 ± 27 | |
| 8 mg de périndopril erbumine | Périndopril | 83 ± 27 | 0,41 ± 0,06 | 94 ± 16 |
| Périndoprilate | 22 ± 6,5 | ND | 212 ± 38 |
ND : Non déterminé.
Tableau 6b - Résumé des paramètres pharmacocinétiques du périndopril et du périndoprilate : analyse combinée de la pharmacocinétique de population (Clairance, volume central et volume périphérique)
| Clairance | Volume central (L) | Volume | |
| (ml/min) | périphérique (L) | ||
| Périndopril (2 mg, 4 mg, 8 mg) | 367 | 13 | 7,2 |
| Périndoprilate (2 mg, 4 mg, 8 mg) | 167 | 32 | 93 |
Absorption
Après l'administration orale de périndopril erbumine, le périndopril est absorbé rapidement avec des concentrations plasmatiques maximales observées après environ une heure et une biodisponibilité de 24%. Une fois absorbé, le périndopril est converti en périndoprilate, son métabolite actif, avec une biodisponibilité moyenne de 25%.
La concentration plasmatique maximale de périndoprilate est atteinte environ 4 heures après l’administration orale du périndopril erbumine.
La présence d’aliments dans le tractus gastro-intestinal n’affecte ni le taux ni l’étendue de l’absorption du périndopril après l’administration orale de périndopril erbumine. Cependant, le taux de biotransformation du périndopril en périndoprilate est réduit, ce qui entraine une diminution de la biodisponibilité du périndoprilate de 35%. Il est donc recommandé de prendre MAR-PÉRINDOPRIL avant un repas.
Distribution :
La liaison du périndoprilate aux protéines plasmatiques est faible (10 à 3 %), et cette liaison est dépendante de la concentration due à la liaison saturable du périndoprilate avec l’enzyme de conversion de l’angiotensine en circulation. Le volume de distribution est d’environ 0,5 L/kg pour le périndoprilate non lié.
Métabolisme :
Le périndopril est fortement métabolisé après son administration orale, seulement 4 à 12% de la dose sont récupérés sous forme inchangée dans l'urine. Six métabolites ont été identifiés. Ils comprennent le périndoprilate, la forme active, et cinq autres qui ne possèdent pas d'activité thérapeutique notable (le glucuronide de périndopril, le glucuronide de périndoprilate, un lactame de périndopril et deux lactames de périndoprilate).
Les deux principaux métabolites du périndopril en circulation sont le périndoprilate et le glucuronide de périndoprilate.
Deux voies différentes identifiées et quantifiées pour la formation du périndoprilate sont l'hydrolyse pré-systémique (effet de premier passage) et systémique du périndopril. Le périndopril est en effet sensible à un effet de premier passage pré-systémique, représentant 63% de la formation du périndoprilate. L'hydrolyse systémique du périndopril en périndoprilate représente les 37% restants.
Élimination
La clairance du périndoprilate et des autres métabolites se fait principalement par voie rénale. La clairance systémique du périndopril (367 ml/min) peut être divisée en 39% conduisant à la formation de périndoprilate et 61% à l'excrétion rénale ou à d'autres biotransformations.
La demi-vie plasmatique terminale du périndopril est très courte (1,2 h), menant ainsi à l'absence d'accumulation en cas d'administration uniquotidienne orale. La demi-vie plasmatique terminale du périndoprilate non lié est d'environ 17 heures, entrainant un état d'équilibre en 3 jours.
Populations particulières et conditions
Enfants La sécurité et l'efficacité de périndopril erbumine chez les enfants n'ont pas été établies.
Son utilisation dans cette tranche d'âge n'est donc pas recommandée.
Personnes âgées Dans une étude pharmacocinétique avec administration d'une dose unique, les concentrations plasmatiques maximales moyennes de périndoprilate étaient significativement plus élevées chez les volontaires âgés en bonne santé (32,5 ng/ml) que chez les volontaires plus jeunes (13,5 ng/ml), en raison d'une biodisponibilité plus élevée et d'une clairance rénale réduite dans ce groupe.
La pharmacocinétique du périndopril à dose unique et à doses multiples a été évaluée dans une étude chez des sujets âgés hypertendus (âgés de 72 à 91 ans).
La Cmax et l'ASC ont été environ deux fois plus élevées que celles observées chez les sujets plus jeunes en bonne santé. Les concentrations plus élevées de périndoprilate observées chez ces patients se sont traduites par une plus grande inhibition de l'ECA (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Populations particulières, Patients âgés et 4 POSOLOGIE ET ADMINISTRATION - Dose recommandée et ajustement posologique).
- Sexe L'efficacité du périndopril erbumine n'a pas été influencée par le sexe.
- Polymorphisme génétique Les différences pharmacocinétiques dues au polymorphisme génétique n'ont pas été étudiées.
- Origine ethnique Les effets hypotenseurs des inhibiteurs de l'enzyme de conversion de l'angiotensine (ECA) sont généralement plus faibles chez les personnes de race noire que chez les patients de race blanche. Les avantages cardiovasculaires des inhibiteurs de l’ECA, en termes de réduction du risque de coronaropathie, n’ont pas été étudiés de façon approfondie chez les personnes de race noire.
- Insuffisance hépatique La biodisponibilité du périndoprilate est accrue chez les patients présentant une insuffisance hépatique. Les concentrations plasmatiques chez les patients présentant une insuffisance hépatique étaient environ 50% plus élevées que celles observées chez les sujets en bonne santé ou les patients hypertendus présentant une fonction hépatique normale.
Insuffisance rénale Chez les patients présentant une insuffisance rénale, l’ASC du périndoprilate augmente avec la diminution de la fonction rénale. Avec une clairance de la créatinine à 30-80 ml/min, l’ASC est environ deux fois plus élevée qu’à 100 ml/min. Lorsque la clairance de la créatinine chute en dessous de 30 ml/min, l’ASC augmente de façon encore plus marquée. Par conséquent, la posologie de MAR-PÉRINDOPRIL doit être ajustée chez les patients présentant une clairance de la créatinine inférieure à 30 ml/min.
Le périndopril et son métabolite actif, le périndoprilate, sont dialysables. Chez un nombre limité de patients étudiés, la clairance par hémodialyse du périndopril variait de 41,7 à 76,7 ml/min (moyenne : 52,0 ml/min).
La clairance par hémodialyse du périndoprilate variait de 37,4 à 91,0 ml/min (moyenne : 67,2 ml/min).
- Insuffisance cardiaque Les patients présentant une insuffisance cardiaque ont une clairance du périndoprilate diminuée, ce qui peut se traduire par une augmentation de l’ASC de l'intervalle de dosage jusqu’à 40%, et ce qui devrait conduire à une réduction initiale de la posologie de périndopril.
11 CONSERVATION, STABILITÉ ET ÉLIMINATION
Conserver à température ambiante (15 à 30°C). Protéger de l’humidité et de la lumière.
12 INSTRUCTIONS SPÉCIALES DE MANIPULATION
Aucune exigence particulière.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination correcte : Périndopril erbumine (USAN)
Périndopril tert-butylamine (Ph. Eur.)
Nom chimique : 2-Méthylpropan-2-amine (2S,3aS,7aS)-1-[(2S)-2[[(1S)-
1-(éthoxycarbonyl)butyl]amino]propanoyl]octahydro-1H-indole-2-carboxylate
Acide 1H-indole-2-carboxylique, 1-[(2S)-2-[(1S)-1-(éthoxycarbonyle) butyl]amino]-
1-oxopropyl] octahydro-, (2S,3aS,7aS)-, comp. avec 2-méthyl-2-propanamine (1:1)
2-Propanamine, 2-méthyl-(2S,3aS,7aS)-1-[(2S)-2-[(1S)-1-(éthoxycarbonyl)butyl]amino]-
1-oxopropyl] octahydro-1H-indole-2-carboxylate
Formule moléculaire et masse moléculaire : C19 H32 N2 O5, C4 H11 N et 441,6 g/mol (périndopril erbumine)
Formule structurelle :
Propriétés physico-chimiques :Poudre cristalline blanche ou presque blanche, légèrement hygroscopique, facilement soluble dans l’eau et l’alcool, et modérément soluble dans le chlorure de méthylène.
Une solution aqueuse à 1% (m/v) a un pH d’environ 7,7. 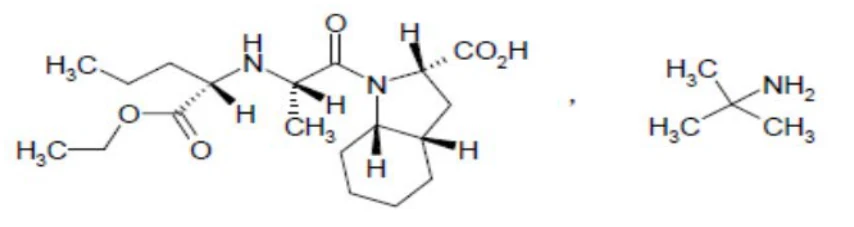
14 ESSAIS CLINIQUES
Le périndopril a été autorisé pour la première fois en France en 1988 et a été autorisé dans 106 pays, y compris les pays européens, les États-Unis et le Japon. L'efficacité et la sécurité du périndopril erbumine ont également été établies dans un vaste éventail de populations particulières.
14.1 Essais cliniques par indication
Hypertension
L'efficacité du périndopril erbumine dans l'hypertension essentielle légère à modérée a été démontrée dans deux études multicentriques, à double insu, contrôlées par placebo (protocoles PB et PC).
Tableau 7 – Résumé des données démographiques des patients des essais cliniques pivot menées aux États-Unis dans l’hypertension essentielle légère à modérée
| Posologie, voie | Nombre de sujets | Âge moyen | Sexe | ||
| Étude | Conception de | d’administration, | de l’étude | [fourchette] | |
| (%) | |||||
| l'étude | durée | (n) | en années | ||
| M/F | |||||
| (randomisés) | |||||
| Études sur l’efficacité | |||||
| Protocole PB | Étude randomisée, à double insu, contrôlée par placebo, à groupes parallèles et précédée d’une période de rodage de 4 semaines avec un placebo à insu unique | Placebo ou périndopril erbumine o.d. 2 mg, 4 mg, 8 mg, ou 16 mg Voie orale Ajustement posologique 12 semaines Prolongation de 24 mois en ouvert | 293 (Efficacité : 258) Placebo : 58 Pour 2 mg : 62 Pour 4 mg : 57 Pour 8 mg : 59 Pour 16 mg : 57 | 53,1 [30-71] 51,1 [29-74] 56,3 [32-76] 51,2 [26-78] 51,2 [24-73] | 57,3/42,7 |
| Protocole PC | Étude randomisée, à double insu et à groupes parallèles avec titration forcée, précédée d'une période de rodage de 4 semaines avec un placebo en simple insu | Placebo ou Périndopril Erbumine 4 à 16 mg/jour en une ou deux fois par jour Voie orale Titration forcée toutes les 4 semaines 16 semaines Prolongation de 24 mois en ouvert | 289 Placebo : 59 Une fois par jour : 117 Deux fois par jour : 113 | 51,0 [23-72] 55,0 [27-82] 53,0 [22-79] | 63,0/37,0 |
Insuffisance cardiaque congestive
L'efficacité du périndopril erbumine dans l'insuffisance cardiaque congestive était basée sur deux études pivotales (NP00032 et NP05251) sous forme d'études multicentriques, randomisées, à double insu, contrôlées par placebo, en plus du traitement de fond habituel.
Tableau 8 – Résumé des données démographiques des essais cliniques dans l’indication de l’insuffisance cardiaque congestive
| Posologie, voie | Nombre de sujets | Âge moyen | Sexe (%) | ||
| Étude | Conception de | d'administration, | de l'étude (n) | [fourchette] | M/F |
| l'étude | durée | (randomisés) | en années | ||
| Études sur l’efficacité | |||||
| NP00032 | Étude multicentrique, randomisée, à double insu, contrôlée par placebo, à groupes parallèles | Périndopril erbumine 2 mg puis 4 mg (une fois par jour), per os, départ : diurétique ou diurétique + digitalique, 3 mois | Périndopril : 61 Placebo : 64 | 59,5 ± 0,8 [37-75] | 75,2/24,8 |
| NP05251 | Étude multicentrique, randomisée, à double insu, contrôlée par placebo, à groupes parallèles | Périndopril erbumine 2 mg puis 4 mg (une fois par jour), per os, départ : diurétique ou diurétique + digitalique, 6 mois | Périndopril : 106 Placebo : 106 | 57,2 ± 10,2 [18-77] | 80,2/19,8 |
Patients hypertendus et/ou en Post-IM présentant une coronaropathie stable
L’efficacité du périndopril erbumine dans la réduction du risque cardiovasculaire en cas d’hypertension ou en post-infarctus du myocarde était basée sur une étude de morbidité/mortalité (essai EUROPA, NP15314) qui était une étude multicentrique, randomisée, à double insu, contrôlée par placebo, comparant le périndopril erbumine administré en plus d’un traitement conventionnel tel que les inhibiteurs plaquettaires, les bêtabloquants, les agents hypolipidémiants, les nitrates, les inhibiteurs calciques ou les diurétiques.
Tableau 9 – Résumé des données démographiques des patients pour les essais cliniques dans l’indication de la réduction du risque cardiovasculaire en cas d’hypertension ou en post-infarctus du myocarde
| Posologie, voie | Nombre de | Âge | Sexe | ||
| Étude | Conception de | d'administration, | sujets de | moyen | |
| (%) | |||||
| l'étude | durée | l'étude (n) | [fourchet | ||
| M/F | |||||
| (randomisés) | te] en | ||||
| années | |||||
| Étude sur la mortalité / morbidité | |||||
NP15314 (essai EUROPA) | Étude multicentrique, randomisée, à double insu et contrôlée par placebo | Périndopril erbumine 2 mg puis 4 mg puis augmentation jusqu’à 8 mg (une fois par jour), per os, en plus du traitement conventionnel, 4,2 ans | Périndopril : 6110 Placebo : 6108 | 60,1 ± 9,3 [26-89] | 85,4/14,6 |
L’étude EUROPA (EURopean trial On reduction of cardiac events with Perindopril in stable coronary Artery disease) a été réalisée chez 12 218 patients (98% de race blanche) présentant une coronaropathie stable sans signe clinique d’insuffisance cardiaque. Les patients présentaient des signes de coronaropathie stable documentée par un antécédent d’infarctus du myocarde de plus de 3 mois avant le dépistage, un antécédent de revascularisation coronarienne de plus de 6 mois avant le dépistage, des preuves angiographiques de sténose (sténose de ≥70 % dans ≥1 artère coronaire majeure), ou une épreuve d’effort positive chez les hommes ayant des antécédents de douleur thoracique. Après une période de rodage de 4 semaines, au cours de laquelle tous les patients ont reçu 2 mg à 8 mg de périndopril, les patients ont été répartis au hasard pour recevoir du périndopril à raison de 8 mg une fois par jour (n=6 110) ou le placebo correspondant (n=6 108), en plus du traitement conventionnel. Le suivi médian était de 4,2 ans.
L’étude avait évaluer les effets à long terme du périndopril sur la survenue du premier événement de mortalité cardiovasculaire, d’infarctus du myocarde non fatal ou d’arrêt cardiaque avec réanimation réussie chez les patients souffrant d'hypertension et / ou des antécédents d'infarctus du myocarde et présentant une coronaropathie stable. L’hypertension était définie par une PA ≥140/90 mmHg, ou par le fait d’être traité pour l’hypertension au départ.
L’âge moyenne des patients était de 60 ans ; 85% étaient de sexe masculin. La majorité des patients étaient hypertendus (58%), avaient déjà subi un infarctus du myocarde (65%), ou les deux. 92% prenaient des inhibiteurs plaquettaires, 63% des β-bloquants, 56% un traitement hypolipidémiant, 43% des nitrates, 31% des inhibiteurs calciques et 9% des diurétiques.
Hypertension
Résultats d'efficacité
Les résultats d'efficacité des deux études multicentriques, à double insu, contrôlées par placebo menées aux États-Unis (protocoles PB et PC) évaluant l'utilisation du périndopril erbumine chez des patients souffrant d'hypertension essentielle légère à modérée sont présentés dans le tableau 10. Dans l'étude PB, les résultats de la pression artérielle (PA) sont fournis à la fois au creux (mesures prises avant le dosage) et à la concentration maximale (mesures prises 6 heures après le dosage), tandis que dans l'étude PC, seules les mesures de la PA au pic (mesures prises avant le dosage) ont été recueillies. Pour les deux études, les mesures de la PA ont été prises en position couchée.
Tableau 10 – Résultats d'efficacité pour les critères d'évaluation primaires des essais cliniques pivots contrôlés par placebo menés aux États-Unis dans l'hypertension essentielle légère à modérée
| Mesures de la PA au moment du | Mesures de la PA au moment du pic | Ratio T/P | |||||||
| Moyenne | Moyenne | Changem | Variation de la | Moyenne | Moyenne | Changem | Variation de la | Variation au | |
| du départ | à la | ent | PA avec le | du départ | à la | ent | PA avec le | creux / | |
| dernière | moyen à | Périndopril | dernière | moyen à | Périndopril | Variation au | |||
| visite | la | moins le | visite | la | moins le | pic | |||
| dernière | placebo | dernière | placebo | ||||||
| visite | visite | ||||||||
| mmHg | mmHg | mmHg | mmHg | mmHg | mmHg | mmHg | mmHg | % | |
| Étude PB | |||||||||
| PA systolique | |||||||||
| Placebo | 151,5 | 152,2 | 0,7 | -- | 153,8 | 150,9 | -2,9 | -- | -- |
| Per 2 | 153,6 | 150,9 | -2,7 | -3,4 | 154,7 | 147,2 | -7,5 | -4,6 | 73,9 |
| Per 4 | 153,8 | 149,1 | -4,7 | -5,4 | 154,1 | 144,9 | -9,21 | -6,3 | 85,7 |
| Per 8 | 152,5 | 141,3 | -11,21 | -11,9 | 153,0 | 137,1 | -15,91 | -13,0 | 91,5 |
| Per 16 | 154,2 | 144,6 | -9,61 | -10,3 | 154,6 | 139,1 | -15,51 | -12,6 | 81,7 |
| PA diastolique | |||||||||
| Placebo | 99,5 | 97,7 | -1,8 | -- | 99,6 | 94,8 | -4,8 | -- | -- |
| Mesures de la PA au moment du | Mesures de la PA au moment du pic | Ratio T/P | |||||||
| Moyenne | Moyenne | Changem | Variation de la | Moyenne | Moyenne | Changem | Variation de la | Variation au | |
| du départ | à la | ent | PA avec le | du départ | à la | ent | PA avec le | creux / | |
| dernière | moyen à | Périndopril | dernière | moyen à | Périndopril | Variation au | |||
| visite | la | moins le | visite | la | moins le | pic | |||
| dernière | placebo | dernière | placebo | ||||||
| visite | visite | ||||||||
| mmHg | mmHg | mmHg | mmHg | mmHg | mmHg | mmHg | mmHg | % | |
| Per 2 | 99,3 | 94,8 | -4,5 | -2,7 | 100,4 | 93,2 | -7,2 | -2,4 | 112,5 |
| Per 4 | 101,2 | 95,3 | -5,91 | -4,1 | 99,8 | 91,4 | -8,41 | -3,6 | 113,9 |
| Per 8 | 100,2 | 92,3 | -7,91 | -6,1 | 100,1 | 89,0 | -11,11 | -6,3 | 96,8 |
| Per 16 | 100,0 | 92,7 | -7,31 | -5,5 | 99,1 | 86,9 | -12,21 | -7,4 | 74,3 |
| Étude PC | |||||||||
| PA systolique | |||||||||
| Placebo | 152,8 | 154,6 | 1,8 | -- | NM | NM | -- | -- | -- |
| Per 4-16 mg/j OD | 155,8 | 144,8 | -11,01 | -12,8 | NM | NM | -- | -- | -- |
| Per 4-16 mg/j BID | 151,8 | 140,4 | -11,41 | -13,2 | NM | NM | -- | -- | -- |
| PA diastolique | |||||||||
| Placebo | 100,5 | 97,9 | -2,6 | -- | NM | NM | -- | -- | -- |
| Per 4-16 mg/j OD | 100,3 | 92,1 | -8,21 | -5,6 | NM | NM | -- | -- | -- |
| Per 4-16 mg/j BID | 99,5 | 90,9 | -8,61 | -6,0 | NM | NM | -- | -- | -- |
- 1.
Différence statistiquement significative entre le périndopril et le placebo (p ≤ 0,05)
NM Non mesurée – Les mesures de la pression artérielle au pic n'ont pas été prises dans l'étude PC. OD Une fois par jour
BID Deux fois par jour
Insuffisance cardiaque congestive
Résultats d'efficacité
La première étude pivot (rapport NP 32) était une étude multicentrique de phase III, à double insu, contrôlée par placebo. Le but de cette étude consistait à évaluer l’efficacité et la sécurité du périndopril erbumine (2 à 4 mg) administré une fois par jour pendant 3 mois chez 125 patients externes souffrant d’insuffisance cardiaque congestive (ICC) chronique recevant un traitement de fond par diurétique avec ou sans digitalique. Soixante-et-un (61) patients ont été assignés au hasard au groupe périndopril et 64 au groupe placebo.
Le critère principal d’efficacité était le nombre de patients ayant répondu au traitement selon une évaluation globale de l’efficacité. La réponse a été définie comme la combinaison des éléments suivants : amélioration du score global de gravité de l’IC entre la visite 0 (jour 1) et la visite 3 (jour 90) ; augmentation de la durée de l’épreuve d’effort ≥10% entre la visite 0 et la visite 3 ; stabilité ou diminution du schéma posologique du diurétique et/ou du digitalique ; aucune administration parentérale de diurétiques ou de nitrates ; aucun arrêt prématuré de l’étude pour les raisons suivantes : décès, effet indésirable, mauvaise observance du traitement à l’étude, patient au suivi. Les combinaisons incomplètes de ces éléments étaient considérées comme des échecs. Les critères d'efficacité secondaires étaient les évolutions à la visite 3 / visite 0 dans les classes fonctionnelles de la NYHA, les scores globaux de gravité de l’IC, la durée des épreuves d’effort, les ratios cardiothoraciques (C/T) sur la radiographie du thorax.
En ce qui concerne les résultats d'efficacité du critère principal, le nombre (et les pourcentages) de patients avec une réponse était de 56% (34 sur 61) et de 31% (20 sur 64) dans les groupes périndopril et placebo, respectivement. Cette différence était statistiquement significative (p = 0,006).
L'évaluation de la sécurité a été réalisée à partir du nombre de patients présentant des effets indésirables (EI) menant à l'arrêt de l'étude, du nombre de patients ayant présenté un ou plusieurs EI (plaintes spontanées et après l'interrogatoire, à l'exception de celles déjà présentes dans les dossiers de base) et du nombre de patients présentant des changements cliniquement significatifs par rapport aux résultats de laboratoire de base.
Cette étude de 3 mois, à double insu et contrôlée par placebo a montré que le périndopril erbumine (2 à 4 mg per os une fois par jour) entraînait une amélioration des signes cliniques et des symptômes chez les patients présentant une insuffisance cardiaque congestive chronique légère à modérée et recevant un traitement de fond par diurétique et digitalique. L'amélioration clinique a été confirmée par une augmentation de la durée de l’épreuve d’effort et a été associée à un bon profil de sécurité clinique et de laboratoire.
Tableau 11 – Résultats d'efficacité pour les critères d'évaluation primaires et secondaires des études dans l'indication de l'insuffisance cardiaque congestive
| Critères d’évaluation | Valeur associée pour le | Valeur associée pour | Valeur p (FAS) |
| périndopril | le placebo | ||
| Étude NP00032 | |||
Changement par rapport au départ : Durée de l’épreuve d’effort | Périndopril : +130 ± 19 secs | Placebo : +23 ± 19 secs | p< 0,001 |
| Critère d'évaluation secondaire : | |||
| Classe d’insuffisance cardiaque | -0,6 ± 0,1 -3,1 ± 0,5 | -0,2 ± 0,1 -0,5 ± 0,5 | p = 0,017 p< 0,001 |
| Ratio cardiothoracique | -0,023 ± 0,008 | -0,006 ± 0,005 | p = 0,071 |
| Étude NP05251 | |||
Changement par rapport au départ : Durée de l’épreuve d’effort Patients appartenant aux classes III-IV de la NYHA seulement | Périndopril : 75,4 ± 126,3 secs 106 ± 149 secs | Placebo : 46,9 ± 148,9 secs 1,2 ± 145 secs | p = 0,152 p = 0,023 |
La seconde étude pivot (rapport NP 5251) était également une étude de phase III. Cette étude était intitulée « Étude du périndopril dans l’insuffisance cardiaque congestive. Une étude multicentrique de 6 mois à double insu du périndopril contre le placebo ». Le but de cette étude consistait à évaluer l’efficacité et la sécurité du périndopril erbumine (2 à 4 mg) administré une fois par jour pendant 6 mois chez 212 patients externes souffrant d’insuffisance cardiaque congestive (ICC) recevant un traitement de fond par diurétique avec ou sans digitalique.
Cent-six (106) patients ont été assignés au hasard au groupe périndopril et 106 au groupe placebo.
Le principal critère d'efficacité était l'évolution de la durée des épreuves d’effort. Les critères d’efficacité secondaires étaient : évolution des scores globaux de gravité de l’IC et les classes fonctionnelles de la NYHA, évolution des ratios cardiothoraciques (C/T) à la radiographie du thorax, évolution de la fraction d’éjection ventriculaire gauche (FÉVG), débit cardiaque (DC), consommation maximale d’O2 (VO2 max) et seuil anaérobie ; nombre de patients ayant répondu au traitement selon l’évaluation globale de l’efficacité.
L’amélioration des durées des épreuves d’effort a été plus favorable dans le groupe périndopril par rapport au groupe placebo, mais la différence n’a pas atteint d’importance statistique ; les augmentations des durées étaient respectivement de 84,4 (126,4 É.T.) et de 55,0 (148,5 É.T.) secondes (p = 0,21) selon l’analyse PP. La valeur p était de 0,15 selon l’analyse IDT.
L'évaluation de la sécurité a été réalisée à partir du nombre de patients présentant des effets indésirables (EI) menant à l'arrêt de l'étude, du nombre de patients ayant présenté un ou plusieurs EI (plaintes spontanées, à l'exception de celles déjà présentes dans les dossiers de base) et du nombre de patients présentant des changements cliniquement significatifs par rapport aux résultats de laboratoire de base.
Cette étude de 6 mois, à double insu et contrôlée par placebo menée chez 212 patients a montré que le périndopril erbumine (2 à 4 mg per os une fois par jour) entraînait une amélioration des signes cliniques et des symptômes chez les patients présentant une insuffisance cardiaque congestive chronique et recevant un traitement de fond par diurétique ou diurétique et digitalique. Cette amélioration a été clairement démontrée et statistiquement significative chez les patients les plus graves.
Patients hypertendus et/ou en Post-IM présentant une coronaropathie stable
Résultats d'efficacité
L'étude EUROPA a montré que le périndopril réduisait significativement le risque relatif des événements du critère principal (ARR = -1,9%, Tableau 12). Cet effet bénéfique est largement attribuable à une réduction du risque d'infarctus du myocarde non fatal. Cet effet bénéfique du périndopril sur le critère principal, évident après environ un an, est devenu statistiquement significatif après 3 ans de traitement (Figure 1). La réduction de la pression artérielle systolique et diastolique était supérieure de 4,9 ± 16,3 mmHg et 2,4 ± 8,7 mmHg dans le groupe périndopril par rapport au groupe placebo tout au long de l’étude (Figure 2).
Tableau 12 – Critère principal et réduction du risque relatif
| Périndopril | Placebo | RRR | p | |
| (n = 6 110) | (n = 6 108) | [IC à 95%] | ||
Critère combiné Mortalité cardiovasculaire, IM non fatal, ou arrêt cardiaque Critère composant Mortalité cardiovasculaire IM non fatal | 488 (8,0%) 215 (3,5%) 295 (4,8%) 6 (0,1%) | 603 (9,9%) 249 (4,1%) 378 (6,2%) 11 (0,2%) | 20% [9 à 29] 14% [-3 à 28] 22% [10 à 33] 46% [-47 à 80] | 0,0003 0,107 0,001 0,22 |
RRR : réduction du risque relatif ; IM = infarctus du myocarde ; IC = intervalle de confiance
Il n'y a eu aucune différence significative dans le nombre de décès entre les groupes (375 dans le groupe périndopril et 420 dans le groupe témoin). Cependant, dix patients sont morts au cours de la période de rodage en ouvert de l’étude, dont 7 pour cause cardiovasculaire, y compris l’AVC. Au total, 795 patients (sur 12 230 ; 6,5%) sont décédés pendant l’étude, et 464 des 795 (58 %) sont morts d’une cause cardiovasculaire.
Le résultat était similaire dans tous les sous-groupes prédéfinis en fonction de l'âge, de la maladie sous-jacente ou des traitements concomitants (Figure 3).
Figure 1 – Délai jusqu’à la survenue du premier critère principal
Proportion who had cardiovascular mortality, nonfatal MI, or cardiac arrest (%) = Proportion de patients ayant eu une mortalité cardiovasculaire, un IM non fatal ou un arrêt cardiaque (%) Logrank p = Log-rang p
Time (years) = Temps (années)
Patients at risk = Patients à risque
Perindopril = Périndopril
Figure 2 – Pression artérielle systolique et diastolique pour les bras de traitement périndopril et placebo (période de traitement à double insu)
Blood pressure (mmHg) = Pression artérielle (mmHg)
Systolic = Systolique
Diastolic = Diastolique
Months (after the randomisation) = Mois (après la randomisation)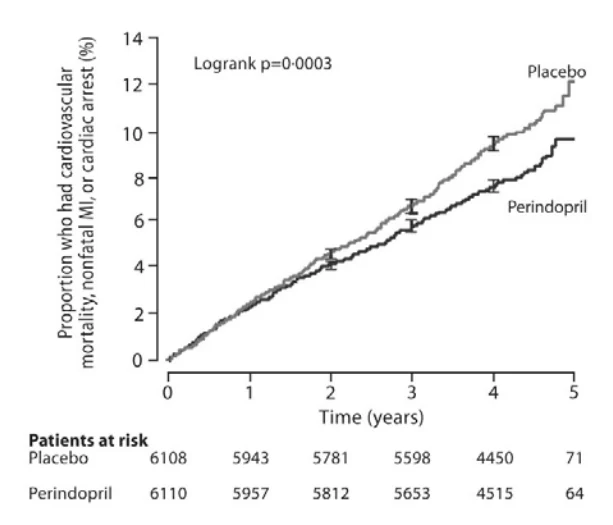
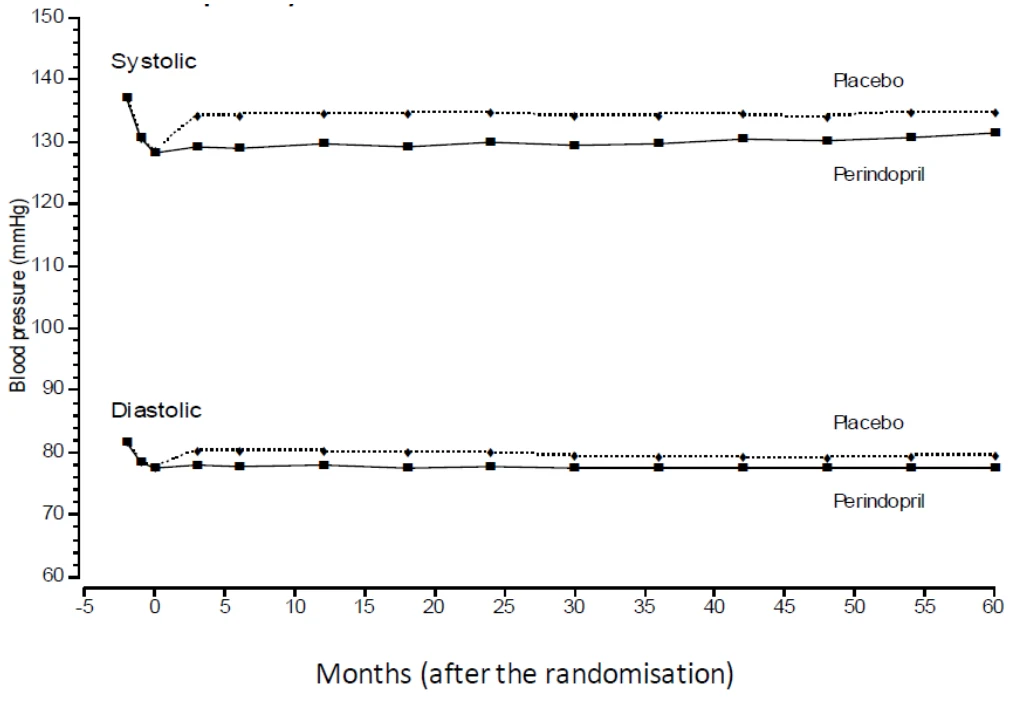
Figure 3 - Effet du traitement par périndopril dans les sous-groupes prédéfinis
Nombre de patients (n)
Événements primaires (%)
Périndopril Placebo
×
Homme 10439 8,2 10,1 Femme 1779 6,9 8,8
≤ 55 ans 3948 6,5 8,9 56 à 65 ans 4439 6,9 8,1 > 65 ans 3831 10,7 12,9
IM antérieur 7910 8,9 11,3 Aucun IM antérieur 4299 6,4 7,3
Revascularisation antérieure 6709 6,6 8,0 Aucune revascularisation antérieure5509 9,6 12,2
Hypertension 7064 9,0 11,1 Aucune hypertension 5154 6,6 8,1
Diabète sucré 1502 12,6 15,5 Aucun diabète sucré 10716 7,4 9,0
Traitement hypolipidémiant 6831 7,0 8,3 Aucun traitement hypolipidémiant 5387 9,3 11,9
Bêtabloquants 7650 7,6 10,2 Aucun bêtabloquant 4568 8,7 9,4
Inhibiteurs calciques 3955 9,9 11,7 Aucun inhibiteur calcique 8263 7,1 9,0
0,5 1,0 2,0
En faveur du périndopril
En faveur du placebo
14.2 Études comparatives de biodisponibilité
Une étude de bioéquivalence à double insu, randomisée, équilibrée, bidirectionnelle, à dose orale unique et croisée de MAR-PERINDOPRIL 8 mg comprimés (Marcan Pharmaceuticals Inc.) et PrCOVERSYL® 8 mg comprimés (Servier Canada Inc.) a été menée chez 30 hommes adultes asiatiques en bonne santé et à jeun. Un résumé des données de biodisponibilité est présenté dans le tableau suivant.
TABLEAU RÉCAPITULATIF DES DONNÉES DE COMPARAISON DE BIODISPONIBILITÉ
Périndopril (1 x 8 mg) Moyenne géométrique Moyenne arithmétique (CV%) | ||||
| Paramètre | Test1 | Référence2 | Ratio en % des moyennes géométriques | Intervalle de confiance à 90% |
ASCT (ng·h/ml) | 144,33 152,29 (37,24) | 142,52 148,46 (30,86) | 101,3 | 95,5 - 107,4 |
ASCI (ng·h/ml) | 150,27 158,10 (36,09) | 148,68 154,27 (29,53) | 101,1 | 95,6 - 106,8 |
Cmax (ng/ml) | 134,33 144,20 (43,97) | 129,35 135,00 (30,57) | 103,8 | 93,7 - 115,1 |
Tmax3 (h) | 0,60 (0,33 à 1,25) | 0,67 (0,33 à 1,75) | ||
T½4 (h) | 0,77 (23,32) | 0,74 (21,31) | ||
1 MAR-PÉRINDOPRIL (périndopril erbumine) 8 mg comprimés (Marcan Pharmaceuticals Inc.). 2 PrCOVERSYL ® (périndopril erbumine) 8 mg comprimés (Servier Canada Inc.). 3 Exprimé comme la médiane (fourchette) seulement.
4 Exprimé comme la moyenne arithmétique (CV%) seulement.
15 MICROBIOLOGIE
Aucun renseignement microbiologique n’est nécessaire pour ce médicament.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Études de toxicité aiguë
| Espèces | Voie d'administration | Sexe | DL50 |
| (mg/kg) | |||
| Souris | IV | M F | 704 (693-715) 679 (667-690) |
| Souris | PO | M F | > 2 500 > 2 500 |
| Rat | IV | M F | 323 (315-331) 423 (407-440) |
| Rat | PO | M F | > 3 000 > 3 000 |
| Chien | PO | M F | > 1 600 > 1 600 |
Aucun cas de mortalité n’a été observé au cours des études par voie orale chez le rat et la souris.
Les signes de toxicité observés chez les animaux traités par voie intraveineuse étaient les suivants :
- Symptômes convulsifs et dyspnée grave chez les souris
- Hypermobilité considérable chez les rats
- Décès par arrêt respiratoire, se produisant dans les minutes suivant l’injection.
Chez les chiens traités par voie orale avec des doses croissantes de périndopril erbumine, des vomissements, une diminution de l’activité, de la salivation et des symptômes de tachycardie ont été observés, mais sans mortalité.
Études de toxicité chronique
| Durée de | Nombre | Voie | Posologie | supplémentaires | |
| Espèces | traitement | d’animaux / | d’administr | mg/kg/jour | |
| groupe | ation | ||||
Rat (OFA) | 3 mois | 10 M + 10 F | PO | 0, 1, 5, 30 | 1 mg/kg : dose non toxique 5 mg/kg : effets sur la croissance (le gain de poids moyen par rapport au groupe témoin était de -16% et -4% chez les mâles et les femelles respectivement (mâles : diminution significative par rapport à la S9 ; femelles : aucune différence statistique)) et sur l'urée sanguine (+53% et +5% chez les mâles et les femelles respectivement par rapport aux groupes témoins). 30 mg/kg : effets sur les paramètres des globules rouges (-12% et -9% chez les mâles et les femelles respectivement par rapport aux groupes témoins) et effets évidents sur la mortalité (2 décès (1M, 1F) dans le groupe traité, aucun décès dans le groupe témoin) ; la croissance (le gain de poids moyen par rapport au groupe témoin était de -25% et -10% chez les mâles et les femelles, respectivement (mâles : diminution significative à partir de la S3 ; femelles : aucune différence statistique)) ; la consommation alimentaire (-5% et -8% par rapport aux groupes témoins chez les mâles et les femelles respectivement) : l’urée sanguine (+244% et +104% par rapport au groupe témoin chez les mâles et les femelles) et la créatinine (par rapport aux groupes témoins, les augmentations variaient entre +7,2% et +42% chez les mâles et entre +4% et +42% chez les femelles). Une néphrite tubulaire a été observée chez 4 animaux sur 20. |
Rat (Wistar) | 6 mois | 20 M + 20 F | PO | 0, 1, 3, 12 | Légère réduction de la consommation alimentaire à 3 mg/kg et 12 mg/kg (mâles : dans le groupe ayant reçu 3 mg/kg/jour, une légère baisse transitoire de la consommation alimentaire au cours des semaines 3 (-13 %), 6 (-10 %) et 7 (-8 %) a été observée). Après la semaine 7, la consommation alimentaire moyenne a fluctué autour de la valeur de contrôle ± 6%. Dans le groupe ayant reçu 12 mg/kg/jour, la baisse transitoire de la consommation alimentaire a été particulièrement prononcée de la S2 à la S7 : -8 à -16%. La valeur a ensuite fluctué entre -6% et +1% autour de la valeur de contrôle. Femelles : aucune différence pendant l’étude. Polydipsie marquée dans tous les groupes, accompagnée de polyurie, plus marquée chez les mâles. Consommation d'eau - par rapport au groupe témoin - : Mâles : 1 mg/kg/jour : +29% à +51% de la S9 3 mg/kg/jour : +93% à +139% de la S7 12 mg/kg/jour : +90% à +129% de la S5 Polydipsie réversible, tel que démontré par l’étude de recouvrement. Femelles : aucune différence significative entre les groupes traités et le groupe témoin. Augmentation de la consommation d'eau dans les groupes 1 et 3 mg/kg/jour (+11 et +9% respectivement) et baisse modérée de la consommation dans le groupe supérieur (- 2,8%) de la S1 à la S26. Volume urinaire - par rapport aux groupes témoins - : | |
Mâles : 1 mg/kg/jour : +93% 3 mg/kg/jour : +108% 12 mg/kg/jour : +63% | Femelles : 1 mg/kg/jour : +49% 3 mg/kg/jour : +59% 12 mg/kg/jour : +17% | |||||
Chez le mâle : changements biochimiques liés à des troubles de la fonction rénale. Tout au long de l'étude : Urée sanguine moyenne - par rapport aux groupes témoins - : | ||||||
Mâles : 1 mg/kg/jour : +19% 3 mg/kg/jour : +226% 12 mg/kg/jour : +363% | Femelles : 1 mg/kg/jour : +1,5% 3 mg/kg/jour : +8,7% 12 mg/kg/jour : +15% | |||||
Études de toxicité chronique (suite)
| Durée de | Nombre | Voie | Posologie | ||
| Espèces | traitement | d’animaux / | d’administ | mg/kg/jour | Information |
| groupe | ration | ||||
Créatinine plasmatique moyenne - par rapport aux groupes témoins - Mâles : Femelles : 1 mg/kg/jour : - 0,8% 1 mg/kg/jour : - 1,4% 3 mg/kg/jour : +17% 3 mg/kg/jour : - 1,4% 12 mg/kg/jour : +27% 12 mg/kg/jour : +1,1% Sodium plasmatique moyen - par rapport aux groupes témoins - Mâles : Femelles : 1 mg/kg/jour : -2,9% 1 mg/kg/jour : -1,7% 3 mg/kg/jour : -3,9% 3 mg/kg/jour : -1,2% 12 mg/kg/jour : -2,9% 12 mg/kg/jour : +1,0% | |||||
Potassium plasmatique moyen - par rapport aux groupes témoins - Mâles : Femelles : 1 mg/kg/jour : +2,9% 1 mg/kg/jour : +1,8% 3 mg/kg/jour : +13,1% 3 mg/kg/jour : +1,5% 12 mg/kg/jour : +20% 12 mg/kg/jour : +2,4% Excrétion rénale moyenne de créatinine - par rapport aux groupes témoins - Mâles : Femelles : 1 mg/kg/jour : +14% 1 mg/kg/jour : +1,3% 3 mg/kg/jour : +9,1% 3 mg/kg/jour : +19% 12 mg/kg/jour : +9,1% 12 mg/kg/jour : +6,3% Excrétion rénale moyenne de sodium - par rapport aux groupes témoins - Mâles : Femelles : 1 mg/kg/jour : +32% 1 mg/kg/jour : +6,5% 3 mg/kg/jour : -15% 3 mg/kg/jour : +0,8% 12 mg/kg/jour : -33% 12 mg/kg/jour : -15% Excrétion rénale moyenne de potassium - par rapport aux groupes témoins - Mâles : Femelles : 1 mg/kg/jour : +48% 1 mg/kg/jour : +43% 3 mg/kg/jour : +30% 3 mg/kg/jour : +44% 12 mg/kg/jour : +18% 12 mg/kg/jour : +15% |
Augmentation de l’incidence de néphrite interstitielle et de néphrite tubulaire. Néphrite interstitielle : Témoin 1 mg/kg/jour 3 mg/kg/jour 12 mg/kg/jour Mâles 0 0 3/16 10/15 Femmes 0 0 0 0 Néphrite tubulaire : Témoin 1 mg/kg/jour 3 mg/kg/jour 12 mg/kg/jour Mâles 0 0 1/16 5/15 Femmes 0 0 0 0 Augmentation du poids des reins, en particulier à des doses élevées (mâles : augmentation dans les groupes traités par rapport au groupe témoin de +6%, +16% et +15% respectivement, statistiquement significative dans les deux groupes ayant reçu une dose plus élevée). Femelles : augmentation de +6%, +4% et +9% respectivement dans les 3 groupes de doses, statistiquement significative dans le groupe 12 mg/kg/jour). Tous ces troubles de la fonction rénale étaient réversibles. Anémie et lymphocytose réversible chez les mâles aux doses intermédiaires et élevées. Numération des globules rouges (NGR) : Mâles : 3 mg/kg/jour : diminution de -2% à -7% (S14 statistiquement significative) ; 12 mg/kg/jour : diminution statistiquement significative par rapport au groupe témoin de -9% à -11%. Femelles : diminution (-5%) de la NGR seulement à la S26 à la dose la plus élevée. Lymphocytes : Mâles : 3 mg et 12 mg/kg/jour : augmentation statistiquement significative de +15% par rapport au groupe témoin. Femelles : numération des lymphocytes comparable dans tous les groupes. |
S = semaine Études de toxicité chronique (suite)
| Durée de | Nombre | Voie | Posologie | ||
| Espèces | traitement | d’animaux / | d’adminis | Information | |
| mg/kg/jour | |||||
| groupe | tration | ||||
Augmentation dose-dépendante de la glycémie (tout au long de la période du traitement, mâles : +19% et +23%, femelles : +5,6% et +3,6% dans les groupes de 3 et 12 mg/kg/jour respectivement, par rapport au groupe témoin) et du cholestérol (Femelles : les groupes sont restés comparables tout au long de l'étude. Mâles : le groupe témoin et le groupe 1 mg/kg/jour étaient comparables tout au long de l'étude ; dans les groupes 3 et 12 mg/kg/jour respectivement, l’augmentation dans le taux sanguin de cholestérol total était +15% et +19% par rapport au groupe témoin). Hypoprotéinémie modérée (Mâles : la baisse maximale a été observée au cours de la S14, soit -3%, -7% et -6% par rapport au groupe témoin dans les 3 groupes traités respectivement. Femelles : l’effet maximal (-3%) a été observé dans le groupe 3 mg/kg/jour au cours de la S14 et la S26). Réduction du poids du cœur - par rapport aux groupes témoins - : Mâles : Femelles : 1 mg/kg/jour : -12% 1 mg/kg/jour : -8% 3 mg/kg/jour : -23% 3 mg/kg/jour : -9% 12 mg/kg/jour : -10% 12 mg/kg/jour : -10% Tous statistiquement inférieurs au groupe témoin. Réversible dans tous les groupes traités, après l'arrêt du traitement. Bulles emphysémateuses plus fréquentes dans les poumons des animaux traités : Témoin 1 mg/kg/jour 3 mg/kg/jour 12 mg/kg/jour Mâles 0 2/15 13/16 13/15 Femelles 4/15 9/15 11/15 13/15 |
Rat (Fischer 344) | 18 mois | 20M + 20F | PO | 0, 0,75, 2, 7,5 | À toutes les doses : retard de croissance (mâles : la diminution du gain de poids par rapport au groupe témoin tout au long de l'étude se situait entre -9 et -16% dans le groupe 0,75 mg/kg/jour et entre -7 et -11 % dans les deux groupes recevant une dose plus élevée). Femelles : -4% à -6% par rapport au groupe témoin à partir de la deuxième semaine du traitement, avec un maximum de -11%, -10% et -7% dans les groupes 0,75, 2 et 7,5 mg/kg/jour respectivement) avec une réduction transitoire de la consommation alimentaire (inférieure à -16% chez les mâles et -19% chez les femelles). Augmentation dose-dépendante de l’urée sanguine (Mâles : au cours de la première série d’échantillons de sang (12ème semaine), augmentations de +12%, +36%, +87 dans les groupes 0,75, 2, 7,5 mg/kg/jour respectivement par rapport au groupe témoin ; à la fin de l’étude, les augmentations étaient de +136%, +225% et +254% respectivement. Femelles : au cours de la première série d’échantillons de sang -8%, +16% et +37% dans les 3 groupes traités respectivement ; à la fin de l’étude, les augmentations étaient de +41% et 76% dans les 2 groupes recevant une dose plus faible et de +125% à la S53 pour le groupe recevant une dose plus élevée) et la créatinine (Mâles : à la fin de l'étude, la valeur avait atteint +21%, +37%, +37% dans les groupes 0,75, 2, 7,5 mg/kg/jour |
respectivement par rapport au groupe témoin. Femelles : en raison d’un nombre plus important de valeurs manquantes, aucune hétérogénéité statistique n’a été observée entre les groupes) et l’élimination urinaire de sodium (Mâles : les différences dans le groupe témoin ont atteint +73% à +129%, +34% à +82% et +47 à +49% dans les 3 groupes traités respectivement. Femelles : les différences dans les groupes témoins ont atteint +57% à +142%, +57% à +132% et +38% à +86% dans les 3 groupes traités respectivement). L'étude histologique a confirmé l'existence de lésions rénales avec des signes de néphropathie chronique aux doses élevées. Anémie observée (hémoglobine : Mâles : une réduction significative a été observée chez les animaux traités par rapport au groupe témoin, -3% à partir de la S52, -6% à -8%, -3% à %9 dans les 3 groupes traités respectivement. Femelles : la réduction était significative (-5%) seulement dans le groupe recevant la dose la plus élevée). |
S = semaine Études de toxicité chronique (suite)
| Durée de | Nombre | Voie | |||
| Espèces | d’animaux / | Posologie | Information | ||
| traitement | d’administ | ||||
| groupe | mg/kg/jour | ||||
| ration | |||||
Rat (Wistar) | 14 semaines | S- : 7 groupes de 18M N : 5 groupes de 12 M S+ : 5 groupes de 12 M | PO | S- : 0, 0,5, 1, 2, 4, 8, 16 N et S+ : 0, 4, 8, 16, 32 | S- : des symptômes rénaux sont apparus dès 2 mg/kg S+ : la dose de 32 mg/kg n’a provoqué aucun effet majeur sur les reins, même suite à l’analyse histologique. La réversibilité des effets a été améliorée par un retour à une alimentation normale en sodium |
Singe (cynomolgu s) | 3 mois | 3 M + 3 F | PO | 0, 0,5, 2,5, 10 | Tous les groupes : perte d’appétit Groupe recevant la dose la plus élevée seulement : réduction du poids corporel par rapport au poids corporel avant le traitement (chez les mâles, la perte de poids variait entre -21,9% et +5,2% dans le groupe témoin et entre -6,3% et -12,2% dans le groupe traité). Chez les femelles, entre -1,7% et 5,9% dans le groupe témoin et entre -6,7% et -12,9% dans le groupe traité ; aucune différence significative entre le groupe témoin et le groupe traité). L’examen histologique (les reins et le foie particulièrement) a seulement révélé des anomalies dues aux agents infectieux. |
Singe (cynomolgu s) | 1 an | 6 M + 6 F (groupe témoin et groupe à dose élevée) 4 M + 4 F (groupes à dose faible et moyenne) | PO | 0, 1, 4, 16 | Dans le groupe à dose élevé, 1 F et 2 M sont morts ou ont dû être sacrifiés pour des raisons d’éthique en raison de diarrhée importante. Sinon, les effets du traitement ont été jugés mineurs et seule une réduction du poids corporel des mâles traités était liée au médicament (soit 8%, 16% et 9% plus faible que les valeurs de contrôle pour les groupes 1, 4 et 16 mg/kg/jour respectivement). |
Singe (cynomolgu s) | 27 à 63 jours selon le profil biochimiq ue individuel | 2 M + 2 F (témoin) 4 M + 4 F (traités) | PO | 100 mg initialement | À des doses élevées, le produit a induit des lésions rénales de type néphrose osmotique qui ont été complètement réversibles à l'arrêt du traitement. |
Chien (Beagle) | 6 mois | 6 M + 6 F (groupe témoin et groupe à dose élevée) | PO | 0, 1, 5, 25 | Changements dans le poids corporel (sur l'ensemble de la période de traitement, par rapport aux groupes témoins, le poids corporel était +39%, +6,8%, +11,3% chez les mâles et -27%, -14%, -79% chez les femelles dans les groupes 1, 5, 25 mg/kg/jour respectivement). Chute de la pression artérielle, en particulier, de la pression artérielle diastolique à |
| 4 M + 4 F (autres groupes). | la dose élevée. Sur l'ensemble de la période de traitement, la baisse moyenne de la PAD (mesurée en mmHg) par rapport aux groupes témoins était de : 1,5 h après l’administration 24 h après l’administration Mâles - 22%
Femmes - 23% - 17% |
S- : Régime à faible teneur en sodium, N : Régime à teneur normale en sodium S+ : Régime à teneur élevée en sodium
Cancérogénicité : Aucune preuve de carcinogénicité n’a été observée au cours de l’étude de 104 semaines chez des souris B6 C3 F1 traitées avec des doses orales de 0,75 mg, 2 mg et 7,5 mg/kg/jour de périndopril erbumine.
Aucune preuve de carcinogénicité n’a été observée au cours de l’étude de 104 semaines chez des rats Fischer 344 traités avec des doses orales de 0,75 mg, 2 mg et 7,5 mg/kg/jour de périndopril erbumine.
Au moins un inhibiteur de l'ECA a provoqué une augmentation du nombre de cellules tubulaires rénales oxyphiles et de la fréquence d’oncocytomes chez les rats. Le potentiel des inhibiteurs de l'ECA à provoquer cet effet chez l'homme est inconnu. De plus, la transformation des cellules oxyphiles en oncocytomes est rare chez les humains et, lorsqu'elle se produit, elle est considérée comme bénigne.
Génotoxicité : Il n'a pas été démontré que le périndopril erbumine induit des mutations géniques (test d'AMES et test des cellules du lymphome chez les souris), des mutations chromosomiques (tests de clastogénicité in vivo et in vitro et test du micronoyau) dans les procaryotes et les eucaryotes, ni un changement primaire au niveau de l'ADN de la levure (test de conversion génétique).
Toxicologie pour la reproduction et le développement :
Études sur la fertilité
Les études ont été réalisées en administrant le périndopril erbumine par voie orale. Les études pivots sont présentées ci-après sous forme de tableau.
| Nombre | Voie | |||
| Espèces | Posologie | Information | ||
| d’animaux | d’admin | |||
| mg/kg/jour | ||||
| / groupe | istration | |||
Rat (Wistar) | 12 M + 24 F | 0, 1, 3, 10 M : 80 jours avant l’accoupleme nt pour le sacrifice. F : 14 jours avant l’accouple ment jusqu’au GR7 | PO | Mâles : Réduction de la croissance sans perturbation de la fonction de reproduction. Le gain de poids moyen par rapport au groupe témoin était de -30%, -36%, -35% pour les groupes 1, 3, 10 mg/kg/jour respectivement. Femelles : Réduction de la croissance à la dose élevée. Pendant le traitement avant l'accouplement, le gain de poids moyen par rapport au groupe témoin se situait entre -10% et -26%. Au cours de la période de gestation pendant laquelle le traitement a été administré, le gain de poids moyen par rapport au groupe témoin était de -23%, -21% et -48% dans les groupes 1, 3 et 10 mg/kg/jour respectivement. Réduction du nombre d'ovules produits dans les trois groupes. Le nombre moyen de corps jaunes variait entre 9,4 (-15% par rapport au groupe témoin) et 10,0 (-9,9%). Aucune anomalie liée à la migration de l'œuf, à son implantation ou au développement de l’embryon et du fœtus n'a été démontrée. |
Rat (Wistar) | 30 M + 30 F | 0, 1, 2, 4 M : 80 jours avant l’accoupleme nt pour le sacrifice. F : 14 jours avant l’accoupleme nt jusqu’au GR20 ou jusqu’à la mise bas | PO | La croissance chez les animaux a été retardée. La fertilité des mâles (100%, 93% et 90% dans les groupes 1, 2 et 4 mg/kg/jour respectivement contre 97% dans le groupe témoin) et la libido des femelles ont été réduites aux doses intermédiaires et élevées (le pourcentage d'accouplement efficace des femelles reproductrices GO dans les 2 groupes recevant une dose plus élevée était respectivement de 0,97 et 0,93 contre 1,0 dans le groupe témoin). Il n'y a eu aucun effet sur la fertilité des femelles. Les fœtus des mères traitées avec la dose élevée ont présenté une fréquence accrue de dilatation du bassinet rénal (2,0%, 2,5% et 7,1% dans les groupes 1, 2, 4 mg/kg/jour respectivement, contre 3,3% dans le groupe témoin) et un retard d'ossification du sternum (18%, 20%, 38% dans les 3 groupes traités respectivement), bien qu'il n'y ait eu aucun effet tératogène. La mortalité des petits G1 a augmenté à la dose élevée (la mortalité à la naissance n'a pas été altérée par le traitement. Elle était de 0% dans les groupes ayant reçu une dose plus faible et de 1,7% dans le groupe ayant reçu une dose plus élevée, contre 0% chez les témoins. La mortalité entre le J1 et le J21 de la lactation était de 0%, 1,8%, 5,4% dans les groupes 1, 2, 4 mg/kg/jour respectivement, contre 3,6% dans le groupe témoin) et leur croissance et leur développement physique ont été retardés. Ces changements n'ont pas affecté la capacité de reproduction de la génération G1, la gestation des femelles G1 et les caractéristiques des petits G2. |
GR (n) = Jours de grossesse ; G = Génération ; J = Jour
Études de tératogénicité
| Nombre | ||||
| Espèces | Posologie | Voie | Information | |
| d’animaux / | ||||
| mg/kg/jour | d’admini | |||
| groupe | ||||
| stration | ||||
| Souris (NRMI) | Entre 31 et 37 F inséminées | 0, 1, 4,5, 20 Du GR6 au GR15 | PO | Mis à part une légère réduction, bien que non significative, du poids corporel des mères traitées avec la dose élevée entre le 6ème et le 15ème jour de gestation (par rapport au groupe témoin : -14,9%), aucune anomalie, en particulier aucune embryotoxicité ou tératogénicité, n'a été observée. |
Rat (Wistar) | 25 F traitées | 0, 1, 4, 16 Du GR6 au GR7 | PO | Mères : augmentation de la consommation d'eau (au cours de la première semaine de traitement, l'augmentation moyenne était de +4,0, +5,0 et +3,9 g/jour pour les groupes de traitement 1, 4 et 16 mg/kg/jour respectivement, soit +567%, +733%, +550% par rapport au groupe témoin ; au cours de la deuxième semaine de traitement, l'augmentation de la consommation d'eau était de +39%, +42% et +165% par rapport au groupe témoin dans les 3 groupes traités respectivement). Le développement in utero du fœtus n'a pas été changé, mais l'incidence de l'hydronéphrose a été plus élevée et semblait être dose-dépendante (2 cas pour les doses faibles et intermédiaires, 5 pour la dose élevée) et un retard d'ossification dans le groupe élevé uniquement (soit 11,5%, 15,5%, 21,1% dans les 3 groupes traités respectivement, contre 11,6% dans le groupe témoin). Aucun signe de tératogénicité. |
Lapin (Nouvelle-Zélande) | Contrôle C1 : 18 F Contrôle C2 : 27 F traitées : 18 F 27 F 24 F | Eau sans NaCl : 0 Eau avec NaCl à 0,9% : 0 0,5 1,5 5,0 Du GR6 au GR18 | PO | Dans ces conditions, il n'y a eu aucune toxicité maternelle ni aucun effet embryotoxique ou tératogène sur les fœtus. Une légère augmentation des pertes post-implantatoires a été observée à la dose la plus élevée (21,2% contre 11% dans le groupe témoin). |
Singe (cynomolgu s) | 10 F enceintes 12 F enceintes 12 F enceintes 12 F enceintes | 0 1 4 16 Du GR20 au GR50 | PO | 2 animaux de chaque groupe sont morts à la suite d'épisodes de diarrhée. À la dose de 16 mg/kg, la toxicité maternelle a entraîné une réduction de la consommation d'eau (-45% par rapport au groupe témoin) pendant la période de traitement. Néanmoins, aucun effet indésirable n'a été observé chez les fœtus. |
GR (n) = nombre de jours de grossesse
Aucun effet tératogène du périndopril n'a été observé au cours d'études menées sur des rates, des souris, des lapines et des singes cynomolgus en gestation. Sur une base en mg/m2, les doses utilisées au cours de ces études étaient 6 fois (chez les souris), 670 fois (chez les rates), 50 fois (chez les lapines) et 17 fois (chez les singes) la dose maximale recommandée chez l'humain (en supposant un adulte de 50 kg). Sur une base de mg/kg, ces multiples sont 60 fois (chez les souris), 3 750 fois (chez les rates), 150 fois (chez les lapines) et 50 fois (chez les singes) la dose maximale recommandée chez l'humain.
Études postnatales
| Nombre | ||||
| Espèces | Posologie | Voie | Information | |
| d’animaux | ||||
| mg/kg/jour | d’admini | |||
| / groupe | ||||
| stration | ||||
Rat (Wistar) | 4 groupes de 30 F accoupl ées / groupe | 0 1 2 3 Une fois par jour 7 jours par semaine Du PC 15 à PP 21 | PO | À la dose élevée, des réductions faibles mais significatives de la consommation alimentaire (chez les femelles (F0), la diminution de la consommation alimentaire variait entre -3,8% et -9,3% par rapport au groupe témoin). Tous les autres paramètres relatifs aux mères ou aux petits sont restés inchangés. |
Rat (Wistar) | 4 groupes 25 F 25 F 25 F 25 F | 0 1 4 16 teneur en sodium dans l'alimentation des rats : 0,65 g.kg.-1 Une fois par jour 7 jours/semaine Du GR17 jusqu'au sacrifice | PO | Aux doses intermédiaires et élevées, la toxicité maternelle a été observée à la fin de la gestation et a entraîné une réduction de la consommation alimentaire (24,1 g/jour, 22,0 g/jour et 20,5 g/jour dans les groupes 1, 4 et 16 mg/kg/jour respectivement, soit -4%, -12%, -18% par rapport au groupe témoin) et du gain de poids (soit -3,7 g et +1,6 g dans les groupes de dose respectivement contre +9,1 g dans le groupe témoin). La dystocie a causé la mort de 4 F pendant la mise basse à la dose élevée. Il y a également eu beaucoup moins de nouveau-nés pour les trois doses (c.-à-d- à la naissance, la mortalité était de 0,4% chez les jeunes nés des femelles témoins et de 3,2%, 4,5% et 2,3% chez les jeunes nés des femelles des groupes 1, 4 et 16 mg/kg/jour respectivement), bien que le poids corporel moyen des petits G1 soit resté inchangé. Au cours de la période de lactation, les doses intermédiaires et élevées ont montré une réduction liée à la dose du gain de poids des mères G0 (c.-à-d. le gain de poids était de +36,9 g, +24,2 g, +17,3 g et +8,4 g pour le groupe témoin, 1, 4 et 16 mg/kg/jour respectivement, c.-à-d-. -34%, -53%, -77% respectivement par rapport au groupe témoin), et des petits G1 (c.-à-d. le gain de poids au cours de cette période était de +35. 5 g, +36,1 g, +28,6 g et +22,8 g dans le groupe témoin, 1, 4 et 16 mg/kg/jour respectivement, c.-à-d. +1,7%, -19%, -36% respectivement par rapport au groupe témoin), avec une augmentation de la mortalité postnatale (l'indice de viabilité à la fin du traitement était de 0,95, 0,87, 0,79 et 0,43 dans les groupes témoins 1, 4 et 16 mg/kg/jour respectivement). La dose la plus élevée a entraîné un retard dans le développement physique et comportemental des petits G1 (c.-à-d. le pourcentage de réussite pour le test de détachement du pavillon de l’oreille sur LA2 était de 56%, 24,5 % et 0% dans les groupes témoins, 1 et 16 mg/kg/jour respectivement), une réduction de la fertilité chez les mères G1 (déterminée |
| par le pourcentage de femelles gravides par rapport aux femelles accouplées, 100% dans le groupe témoin et le groupe 1 mg/kg/jour et 95% et 74% dans les groupes 4 et 16 mg/kg/jour respectivement), une polyurie chez les animaux G1 (mâles : le volume urinaire était de 16,9 ml/24h dans le groupe témoin par rapport à 37,4 ml/24h pour le groupe 16 mg/kg/jour, soit une augmentation de 121%) et des lésions rénales chez les parents G1 (des néphropathies diffuses ont été trouvées chez 5% des mâles dans le groupe 1 mg/kg/jour, et chez 25% des femelles et 60% des mâles à la dose la plus élevée ; des reins en éponge sont apparus avec une incidence de 20% et 15% chez les mâles et les femelles respectivement dans le groupe de dose plus élevée), bien que tous ces effets aient disparu dans la génération G2. | ||||
Rat (Wistar) | 2 groupes : 8 F accouplées 18 F accouplées | 0 16 Teneur en sodium dans l'alimentation des rats : 1.9.g.kg-1 Une fois par jour 7 jours/sem aine Du GR17 jusqu’au sacrifice des mères | PO | Dans ces conditions de teneur en sodium dans l'alimentation, le produit s'est révélé beaucoup moins toxique que dans l'étude précédente : bien que la croissance des mères ait été plus lente à la fin de la gestation (le gain de poids dans le groupe témoin était de +33,6 g par rapport à +27,9 g dans le groupe traité, soit -17%), elle est devenue similaire à celle observée chez les témoins au cours de la lactation. Le nombre moyen de petits était plus faible (12,8% par femelle dans le groupe témoin contre 11,2% dans le groupe traité) et la mortalité post-natale était 10 fois plus élevée, bien que le poids corporel et le débit urinaire des petits G1 aient été normaux et que les lésions rénales rencontrées aient été celles qui sont normalement observées dans cette souche. |
PC (n) = Jours post-coïtus ; PP (n) = Jours post-partum ; GR (n) = Jours de grossesse ; G = Génération PHARMACOLOGIE DÉTAILLÉE
Études in vitro
Le périndopril s'est révélé être un inhibiteur de l'enzyme de conversion de l'angiotensine (ECA) à la fois dans le plasma et dans les tissus. Le périndoprilate, la forme diacide du périndopril, a montré une inhibition plus importante de l'activité de l'ECA que le périndopril (IC50 = 2 x 10⁻⁹M et 800 x 10-9M respectivement). Les diacides actifs du périndopril (périndoprilate) et du ramipril (ramiprilate) se sont révélés posséder une puissance inhibitrice similaire contre l'enzyme de conversion plasmatique du rat (IC50 = 2 à 3 x 10⁻⁹M). Les deux diacides étaient plus actifs que l'énalaprilate ou le captopril (IC50 = 1 à 6 x 10⁻⁸M).
Études in vivo
Après l'administration orale de périndopril à des rats normotendus (0,03 à 1 mg/kg) ou hypertendus (0,3 à 3 mg/kg), l'inhibition de l'ECA plasmatique a été évaluée in vivo par la diminution de la réponse vasopressive à l'angiotensine I intraveineuse. Administré par voie orale à des chiens conscients, le périndopril a entraîné une réduction dose-dépendante (34% à 0,1 mg/kg, 60% à 0,3 mg/kg et 92% à 1 mg/kg) de la réponse vasopressive à l'angiotensine I (150 ng/kg IV), mais n'a eu aucun effet sur la réponse à l'angiotensine II (100 ng/kg IV). Chez les rats normotendus, l'inhibition maximale (≥ 90%) de l’ECA plasmatique a été obtenue avec le périndopril (1, 4 ou 8 mg/kg p.o.) une heure après l'administration, puis est revenue aux niveaux normaux 24 heures plus tard. Après 4 semaines de traitement oral (10 mg/kg) chez des rats spontanément hypertendus sujets aux accidents vasculaires cérébraux, l'inhibition de l'enzyme de conversion a été principalement démontrée dans les reins (96%), l'aorte (64%), le cœur (52%), les poumons (36%) et le cerveau (26%). Le périndopril administré par voie orale à raison de 1 mg/kg à des rats spontanément hypertendus présentant une déplétion en sodium s'est révélé plus puissant que l'énalapril (1 mg/kg), tant en termes d'intensité (91% d'inhibition contre 64%, 4 heures après l'administration) que de durée d'action (68% d'inhibition contre 12%, 12 heures après l'administration).
Chez les sujets humains, le périndopril, à des doses orales uniques de 4 à 8 mg/jour, a entraîné une inhibition de 80% de l'activité plasmatique de l'ECA entre 2 et 8 heures après l'administration, et une inhibition de 40 à 60% persistant 24 heures après l'administration. Des doses orales multiples de périndopril administrées sur 7 jours (4 à 8 mg/jour) ont confirmé l'effet inhibiteur sur l'ECA plasmatique et ont montré qu'il produit des diminutions correspondantes de l'angiotensine II avec des augmentations significatives de l'activité de la rénine plasmatique.
17 MONOGRAPHIES DES PRODUITS À L'APPUI
- 1.
COVERSYL (comprimés de périndopril erbumine 2 mg, 4 mg, 8 mg), contrôle de la soumission
264109, Monographie du Produit, Servier Canada Inc. (21 octobre 2022)
RENSEIGNEMENTS THÉRAPEUTIQUES DESTINÉS AUX PATIENTS
VEUILLEZ LIRE CES RENSEIGNEMENTS DESTINÉS AUX PATIENS POUR UNE UTILISATION SANS DANGER ET EFFICACE
PrMAR-PÉRINDOPRIL
Comprimés de Périndopril Erbumine
Veuillez lire ceci attentivement avant de commencer à prendre MAR-PÉRINDOPRIL et à chaque renouvellement d'ordonnance Cette notice est un résumé et ne vous dira pas tout sur ce médicament. Parlez avec votre professionnel de soins de santé à propos de votre condition médicale et de votre traitement et demandez-lui s'il existe de nouveaux renseignements au sujet de MAR-PÉRINDOPRIL.
Dans quels cas MAR-PÉRINDOPRIL est-il utilisé ?
MAR-PÉRINDOPRIL est utilisé chez les adultes pour :
- Traiter la pression artérielle élevée d'intensité légère à modérée
- Traiter l’insuffisance cardiaque d’intensité légère à modérée avec d’autres médicaments
- Réduit le risque de crises cardiaques chez les patients présentant une pression artérielle élevée et/ou chez ceux ayant subi une crise cardiaque et souffrant d'un certain type de maladie cardiaque (coronaropathie).
Comment fonctionne MAR-PÉRINDOPRIL ?
MAR-PÉRINDOPRIL appartient à une classe de médicaments connus sous le nom d’inhibiteurs de l’enzyme de conversion de l'angiotensine (ECA). Vous pouvez reconnaître les inhibiteurs de l’ECA parce que leur ingrédient médicinal se termine par « -PRIL ». MAR-PÉRINDOPRIL agit en relaxant les vaisseaux sanguins afin que le sang puisse circuler plus facilement. Cela aide également à faire baisser la pression artérielle. Ce médicament ne guérit pas votre maladie. Il est important de continuer à prendre MAR-PÉRINDOPRIL régulièrement même si vous vous sentez bien. N'arrêtez pas de prendre votre médicament sans l’avis de votre professionnel de la santé
Quels sont les ingrédients de MAR-PÉRINDOPRIL ?
Ingrédient médicinal : Périndopril erbumine
Ingrédients non médicinaux : Silice colloïdale hydrophobe, lactose monohydraté, stéarate de magnésium et cellulose microcristalline. Les comprimés de 4 et 8 mg contiennent également les laques d’aluminium D&C Jaune #10, FD&C Bleu #1 et FD&C #6 comme colorant.
MAR-PÉRINDOPRIL est disponible dans les formes posologiques suivantes :
Comprimés : 2 mg, 4 mg (sécables) ou 8 mg.
Ne pas utiliser MAR-PÉRINDOPRIL si :
Mises en garde et précautions sérieuses
MAR-PÉRINDOPRIL ne doit pas être utilisé pendant la grossesse. La prise de MAR-
PÉRINDOPRIL pendant la grossesse peut causer des lésions ou même la mort de votre bébé.
- Si vous découvrez que vous êtes enceinte pendant que vous prenez MAR-PÉRINDOPRIL, arrêtez le médicament et contactez votre professionnel de la santé dès que possible.
vous êtes allergique au périndopril erbumine ou à l'un des ingrédients non médicinaux de
MAR-PÉRINDOPRIL (voir Quels sont les ingrédients de MAR-PÉRINDOPRIL ?)
vous avez déjà eu une réaction allergique (œdème de Quincke) avec gonflement des mains, des pieds, des chevilles, du visage, des lèvres, de la langue et de la gorge ou une difficulté soudaine à respirer ou à avaler :
- tout autre inhibiteur de l’ECA
- lorsque la raison n'est pas connue (angioœdème idiopathique)
- si vous avez reçu un diagnostic d'œdème de Quincke héréditaire (un risque accru et transmis par votre famille, de développer une réaction allergique)
- prenez un médicament pour l’insuffisance cardiaque contenant du sacubitril/valsartan. La prise de MAR-PÉRINDOPRIL avec du sacubitril/valsartan augmente le risque d’avoir une réaction allergique grave (œdème de Quincke). Vous devez attendre au moins 36 heures après votre dernière dose de sacubitril/valsartan avant de prendre MAR-PÉRINDOPRIL.
- vous souffrez de diabète ou d'une maladie rénale et prenez déjà un médicament contenant de l'aliskirène pour faire baisser votre pression artérielle
- vous êtes enceinte ou planifiez une grossesse
- allaitez. MAR-PÉRINDOPRIL passe dans le lait maternel
vous êtes intolérant au lactose (car MAR-PÉRINDOPRIL contient du lactose) ou êtes atteint d'une des maladies héréditaires rares suivantes :
- Intolérance au galactose
- Déficit en lactase de Lapp
- Malabsorption du glucose-galactose
- vous êtes sous dialyse ou recevez un autre type de filtration sanguine. En fonction du traitement utilisé, MAR-PÉRINDOPRIL peut ne pas vous convenir
- vous avez un rétrécissement des vaisseaux sanguins de l'un ou des deux reins (sténose de l'artère rénale)
Parlez avec votre professionnel de soins de santé avant d'utiliser MAR-PÉRINDOPRIL afin d'éviter d’avoir des effets indésirables et d'assurer une utilisation appropriée. Informez-le de toutes vos maladies et de tous vos problèmes de santé, notamment si vous :
- avez des antécédents de réactions allergiques (œdème de Quincke)
- êtes d’origine Africaine
- avez récemment subi ou allez subir une désensibilisation pour allergie aux piqûres d’abeilles ou de guêpes
souffrez d’un des problèmes de santé suivants :
- vous avez un rétrécissement d'une artère ou d'une valve cardiaque
- problèmes hépatiques
- diabète ou tout problème aux reins
- pression artérielle basse
- lupus érythémateux disséminé (LED), une maladie auto-immune qui peut affecter de nombreuses parties du corps
une condition cutanée connue sous le nom de sclérodermie ou « peau dure »
(épaississement de la peau)
- une condition dans laquelle votre corps libère des taux élevés d'une hormone appelée aldostérone dans votre sang (aldosteronisme primaire)
- avez déjà eu une crise cardiaque ou un AVC
prenez l'un des médicaments suivants :
médicaments utilisés pour faire baisser la pression artérielle :
- aliskirène
antagoniste des récepteurs de l'angiotensine (ARA). Vous pouvez
reconnaître un ARA parce que son ingrédient médicinal se termine par « -SARTAN ».
médicaments contenant un inhibiteur de l’endopeptidase neutre (p.ex., sacubitril)
pour traiter l’insuffisance cardiaque
- des médicaments anticancéreux ou utilisés pour prévenir le rejet d'un organe après une transplantation, tels que le temsirolimus, l'évérolimus et le sirolimus. Ces médicaments peuvent augmenter le risque d’avoir une réaction allergique (œdème de Quincke).
- médicaments utilisés pour prendre en charge le diabète (inhibiteurs de la dipeptidyl peptidase IV (DPP-IV)). Vous pouvez reconnaître un inhibiteur de la DPP-IV parce que son ingrédient médicinal se termine par « -GLIPTINE ».
médicaments susceptibles d'affecter les cellules sanguines, tels que :
- allopurinol - utilisé pour traiter la goutte (un type d’arthrite)
- procaïnamide - utilisé pour traiter les battements cardiaques irréguliers
- suivez un régime pauvre en sel
- êtes sous dialyse
- êtes déshydraté ou souffrez de vomissements excessifs, de diarrhée ou de transpiration
êtes à risque de développer des niveaux élevés de potassium dans votre sang. Cela peut
être grave et peut se produire si vous prenez :
- un substitut de sel qui contient du potassium
- suppléments de potassium
un genre de comprimé pour « éliminer l’eau » (diurétique d'épargne potassique)
qui permet à votre corps de retenir le potassium, comme la spironolactone, l'éplérénone, le triamtérène ou l'amiloride)
- d'autres médicaments qui peuvent augmenter le taux de potassium dans votre sang, tels que le triméthoprime, un antibiotique utilisé pour traiter les infections bactériennes
- recevez des sels d'or (aurothiomalate de sodium) par injection
- suivez un traitement visant à réduire le taux de cholestérol dans le sang (Aphérèse des LDL)
Autres mises en garde que vous devez connaître :
MAR-PÉRINDOPRIL peut entrainer des effets indésirables graves, y compris :
Réaction allergique / œdème de Quincke : Des réactions allergiques (œdème de Quincke)
provoquant un gonflement des tissus sous la peau, affectant parfois le visage et la gorge, se sont produites chez des personnes prenant MAR-PÉRINDOPRIL. Ces réactions allergiques peuvent se produire à n’importe quel moment au cours du traitement et peuvent être potentiellement mortelles. Très rarement, des cas ont été mortels. Si vous présentez une réaction allergique, arrêtez de prendre MAR-PÉRINDOPRIL et obtenez immédiatement des soins médicaux.
Hypotension (pression artérielle basse) : Vous pouvez vous sentir étourdi ou avoir une sensation de tête légère :
- au cours des premiers jours après que vous commenciez à prendre MAR-PÉRINDOPRIL ou lorsque votre dose est augmentée.
- lorsque vous faites de l'exercice
- lorsque le temps est chaud
Dans ce cas, vous devez vous allonger. Si vous vous évanouissez, arrêtez de prendre MAR-PÉRINDOPRIL et parlez-en à votre professionnel de la santé.
Troubles sanguins : Les inhibiteurs de l’ECA, tels que MAR-PÉRINDOPRIL, peuvent provoquer :
- neutropénie / agranulocytose (diminution du nombre de globules blancs)
- thrombocytopénie (faible nombre de plaquettes sanguines)
- anémie (faible nombre de globules rouges)
Hypoglycémie (Faible taux de glycémie) : MAR-PÉRINDOPRIL peut provoquer une hypoglycémie chez les patients atteints de :
- diabète et qui prennent des antidiabétiques oraux ou de l'insuline.
- problèmes rénaux
Vous devez surveiller étroitement votre taux de sucre dans le sang, en particulier au cours du premier mois de votre traitement par MAR-PÉRINDOPRIL.
Voir le tableau Effets indésirables graves et mesures à prendre, ci-dessous, pour plus d'informations sur ces effets et d'autres effets indésirables graves.
Toux : Vous pouvez développer une toux sèche et persistante pendant le traitement par MAR-PÉRINDOPRIL. Celle-ci disparaît généralement lorsque vous arrêtez de prendre MAR-PÉRINDOPRIL ou lorsque la dose est diminuée. Parlez avec votre professionnel de la santé si vous présentez ce symptôme.
Sensibilité accrue de la peau à la lumière du soleil : Votre peau peut devenir sensible au soleil pendant que vous prenez MAR-PÉRINDOPRIL. Limitez votre exposition au soleil et au bronzage artificiel. Utilisez toujours une crème solaire (FPS-30 ou supérieur) et portez des vêtements de protection lorsque vous sortez.
Chirurgie : Avant une chirurgie ou une anesthésie générale (même chez le dentiste), informez votre professionnel de la santé que vous prenez MAR-PÉRINDOPRIL. Une chute soudaine de votre pression artérielle peut se produire lorsque vous êtes sous anesthésie générale.
Tests sanguins : Votre professionnel de la santé peut effectuer des analyses de sang avant que vous commenciez à prendre MAR-PÉRINDOPRIL et/ou pendant le traitement. Ces tests peuvent permettre de vérifier :
- le taux de globules rouges, de globules blancs et de plaquettes dans votre corps.
- si votre foie ou vos reins fonctionnent correctement.
- le taux de potassium dans votre sang.
Conduite et utilisation de machines : Avant d'effectuer des tâches qui nécessitent une attention particulière, attendez de savoir comment vous réagissez à MAR-PÉRINDOPRIL. Des étourdissements, des sensations de tête légère ou des évanouissements peuvent particulièrement se produire après la première dose et lorsque la dose est augmentée.
Informez votre professionnel de la santé de tous les produits de santé que vous prenez, y compris : médicaments, vitamines, minéraux, suppléments naturels, produits de médecine douce, etc.
Les médicaments suivants peuvent interagir avec MAR-PÉRINDOPRIL :
médicaments qui abaissent votre pression artérielle. Ceux-ci comprennent :
- Inhibiteurs de l’enzyme de conversion de l'angiotensine (ECA)
- diurétiques (comprimés pour « éliminer l’eau »)
- médicaments contenant de l’aliskirène
- Antagonistes des récepteurs de l'angiotensine (ARA)
- bêtabloquants
médicaments qui peuvent augmenter les taux de potassium dans votre sang. Ceux-ci comprennent :
- médicaments d'épargne potassique (tels que la spironolactone, l'éplérénone, le triamtérène ou l'amiloride)
- suppléments de potassium
- substituts de sel qui contiennent du potassium
- héparine - utilisée pour fluidifier le sang afin d'éviter la formation de caillots
- ciclosporine, tacrolimus - médicaments affectant le système immunitaire
- autres médicaments qui peuvent augmenter le potassium sérique (p.ex., médicaments contenant du triméthoprime).
- allopurinol, utilisé pour traiter la goutte
médicaments utilisés pour traiter le diabète. Ceux-ci comprennent :
- Inhibiteurs de la DPP-IV, tels que la sitagliptine, la linagliptine et la saxagliptine
- insuline
- autres antidiabétiques oraux
- sels d'or (aurothiomalate de sodium) par injection - utilisés pour traiter l'arthrite
- baclofène, utilisé pour aider à détendre certains muscles du corps
- estramustine, utilisée pour traiter le cancer de la prostate
une classe de médicaments connus sous le nom d'anti-inflammatoires non stéroïdiens
(AINS), utilisés pour réduire la douleur et le gonflement. Les exemples comprennent : aspirine, ibuprofène, naproxène, et célécoxib
- une classe de médicaments appelés vasodilatateurs, y compris les nitrates (médicaments tels que la nitroglycérine qui est utilisée pour traiter les douleurs thoraciques)
- digoxine, un médicament pour le cœur
les traitements dans lesquels une machine prélève le sang de votre corps, le filtre et restitue le sang nettoyé à votre corps (appelés traitements extracorporels). Ceux-ci comprennent :
- dialyse ou hémofiltration, un processus qui élimine les déchets de votre corps à la place de vos reins en utilisant des membranes en polyacrylonitrile
- aphérèse des lipoprotéines de basse densité (LDL), un traitement qui élimine le cholestérol de votre sang à l'aide de sulfate de dextran
- gentamicine, un antibiotique
médicaments utilisés pour traiter les sautes d'humeur et d'autres types de
problèmes mentaux, y compris la schizophrénie et la dépression. Ceux-ci comprennent :
- lithium
- une classe de médicaments appelés antidépresseurs tricycliques tels que l'amitriptyline, l'imipramine, la nortriptyline
- une classe de médicaments appelés antipsychotiques, tels que la clozapine, la rispéridone, le pimozide, l'amisulpride et l'halopéridol
- anesthésiques, médicaments pour prévenir la douleur pendant la chirurgie
- médicaments contenant un inhibiteur de l’endopeptidase neutre (p.ex., sacubitril), disponibles en combinaison avec le valsartan, utilisés pour traiter l’insuffisance cardiaque
- sirolimus, évérolimus, temsirolimus et autres médicaments appartenant à la classe des inhibiteurs de la mTOR (utilisés pour éviter le rejet d'organes transplantés).
certains médicaments que vous pouvez acheter sans ordonnance sont connus pour provoquer une augmentation de la pression artérielle. Ceux-ci comprennent les médicaments :
- pour contrôler votre faim
- pour l'asthme
- pour traiter le froid et la toux
- pour traiter les allergies (comme le rhume des foins)
- pour traiter les problèmes de sinus
Comment prendre MAR-PÉRINDOPRIL :
Prenez MAR-PÉRINDOPRIL :
- Exactement comme il a été prescrit
- À peu près à la même heure chaque jour, de préférence le matin avant un repas avec un verre d'eau
- Avalez le comprimé entier. Vous pouvez fractionner le comprimé de 4 mg selon les recommandations de votre professionnel de la santé.
Dose habituelle :
Vous et votre professionnel de la santé déciderez de la meilleure dose pour vous en fonction de vos besoins.
Surdosage :
Si vous pensez que vous ou une personne dont vous vous occupez avez pris trop de MAR-PÉRINDOPRIL, contactez immédiatement votre professionnel de la santé, le service des urgences d'un hôpital, votre centre antipoison régional ou le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669), même en l'absence de symptômes.
Les symptômes d'un surdosage comprennent une sensation de tête légère ou des étourdissements. Cela peut se produire en raison d'une chute soudaine ou extrême de la pression artérielle.
Dose oubliée :
Si vous avez oublié de prendre votre dose pendant la journée, continuez avec la suivante à l'heure habituelle. Ne doublez pas les doses.
Quels sont les effets indésirables éventuels lors de l’utilisation de MAR-PÉRINDOPRIL ?
Ceux-ci ne sont pas tous les effets indésirables éventuels que vous pourriez avoir lorsque vous prenez MAR-PÉRINDOPRIL. Si vous présentez un effet indésirable non mentionné ici, contactez votre professionnel de la santé.
Les effets indésirables peuvent comprendre :
- étourdissement
- somnolence, fatigue, faiblesse
- toux (souvent décrite comme sèche et irritante, généralement plus forte la nuit ou en position allongée)
- infection des voies respiratoires supérieures (les symptômes comprennent un écoulement nasal et un mal de gorge)
- éruption cutanée, démangeaisons
- mal de tête, bourdonnement dans les oreilles
- douleurs d'estomac, perte d'appétit, nausées, maux d'estomac, diarrhée ; changements dans le sens du goût, sécheresse buccale
- maux de dos
- perte de goût ou goût métallique dans la bouche
- crampes ou douleurs musculaires
- douleurs articulaires
- problèmes de sommeil (difficultés à dormir, sensation de somnolence)
- photosensibilité (sensibilité à la lumière du soleil) : démangeaisons et peau rouge en cas d'exposition à la lumière du soleil
- troubles de la vision (vision double, vision trouble, etc.)
- sécheresse buccale
- fièvre
- transpiration excessive
- chutes
- picotements de la peau
- bouffées vasomotrices
| Effets indésirables graves et mesures à prendre | |||
| Parlez avec votre professionnel de la | Arrêtez de | ||
| prendre le | |||
| Symptôme / effet | |||
| Cas graves | Tous les | médicament | |
| seulement | cas | et obtenez | |
| immédiatem | |||
| ent une aide | |||
| médicale | |||
| FRÉQUENT | |||
Hyperkaliémie (trop de potassium dans le sang): rythme cardiaque irrégulier, faiblesse musculaire et sensation générale de malaise | ✓ | ||
Hypotension (pression artérielle basse) : Étourdissement, évanouissement, sensation de tête légère. Peut se produire lorsque vous passez de la position couchée ou assise à la position debout. | ✓ | ||
| Toux persistante | ✓ | ||
| PEU FRÉQUENT | |||
Œdème de Quincke et réaction allergique grave : éruption cutanée, urticaire, gonflement du visage, des mains et des pieds, des organes génitaux, des lèvres, de la langue ou de la gorge, difficultés à avaler ou à respirer, respiration sifflante, gonflement du tube digestif entraînant des douleurs d'estomac, des diarrhées, des nausées ou des vomissements | ✓ | ||
Troubles sanguins : infections, fatigue, fièvre, douleurs et symptômes grippaux, ecchymoses, saignements, faiblesse, petits points violets ou rouges sous la peau | ✓ | ||
| Effets indésirables graves et mesures à prendre | |||
| Parlez avec votre professionnel de la | Arrêtez de | ||
| prendre le | |||
| Symptôme / effet | |||
| Cas graves | Tous les | médicament | |
| seulement | cas | et obtenez | |
| immédiatem | |||
| ent une aide | |||
| médicale | |||
Accident vasculaire cérébral/AVC (hémorragie ou caillot dans le cerveau) : engourdissement soudain, faiblesse ou picotement du visage, du bras ou de la jambe, en particulier d'un côté du corps, mal de tête soudain, vision trouble, difficulté à avaler, difficulté à parler, léthargie, étourdissement, évanouissement, vomissements, difficulté à comprendre, difficulté à marcher, ou perte de l’équilibre. | ✓ | ||
| Douleur thoracique | ✓ | ||
Dépression (humeur triste qui ne disparaît pas) : difficultés à dormir ou sommeil excessif, changements dans l'appétit ou le poids, sentiments de dévalorisation, de culpabilité, de regret, d'impuissance ou de désespoir, retrait des situations sociales, de la famille, des réunions et des activités avec les amis, baisse de la libido (désir sexuel) et pensées de mort ou de suicide | ✓ | ||
| Œdème (gonflement des mains, des chevilles ou des pieds, causé par | ✓ | ||
| une accumulation excessive de liquide à l'intérieur du corps) : jambes ou mains gonflées ou boursouflées, sensation de lourdeur, douleur ou raideur | |||
| Dysfonction érectile incapacité à obtenir ou à maintenir une érection | ✓ | ||
| Effets indésirables graves et mesures à prendre | |||
| Parlez avec votre professionnel de la | Arrêtez de | ||
| prendre le | |||
| Symptôme / effet | |||
| Cas graves | Tous les | médicament | |
| seulement | cas | et obtenez | |
| immédiatem | |||
| ent une aide | |||
| médicale | |||
Problèmes rénaux : Changement dans la fréquence des mictions, nausées, vomissements, gonflement des extrémités, fatigue | ✓ | ||
Infarctus du myocarde (crise cardiaque) : pression ou douleur oppressante entre les omoplates, dans la poitrine, la mâchoire, le bras gauche ou la partie supérieure de l'abdomen, essoufflement, étourdissements, fatigue, sensation de tête légère, peau moite, transpiration, indigestion, anxiété, sensation de faiblesse et possibilité d’un rythme cardiaque irrégulier. | ✓ | ||
Autres déséquilibres électrolytiques (quantités trop faibles ou trop élevées de minéraux essentiels tels que le sodium, le calcium et le potassium) : faiblesse, somnolence, douleurs ou crampes musculaires, rythme cardiaque irrégulier | ✓ | ||
| Palpitations (battements rapides, palpitations ou battements forts) : sauts de battements, battements trop rapides, battements forts, fibrillation rapide | ✓ | ||
| Pemphigoïde / Pemphigus : des cloques de différentes tailles se développent sur la peau | ✓ | ||
| RARE | |||
| Effets indésirables graves et mesures à prendre | |||
| Parlez avec votre professionnel de la | Arrêtez de | ||
| prendre le | |||
| Symptôme / effet | |||
| Cas graves | Tous les | médicament | |
| seulement | cas | et obtenez | |
| immédiatem | |||
| ent une aide | |||
| médicale | |||
Insuffisance rénale aiguë (problèmes rénaux graves) : confusion ; démangeaisons ou éruptions cutanées ; gonflement du visage et des mains ; gonflement des pieds ou des chevilles ; urination moins fréquente, voire inexistante ; gain de poids | ✓ | ||
| SIADH (syndrome de sécrétion inappropriée de l'hormone antidiurétique) : | ✓ | ||
urine foncée, nausées, vomissements, crampes musculaires, confusion et crises (convulsions) | |||
| Aggravation du psoriasis (maladie chronique de la peau) : plaques de peau rouges, prurigineuses et squameuses | ✓ | ||
| TRÈS RARE | |||
| Érythème polymorphe (une réaction allergique cutanée) : taches cutanées rouges ou violettes surélevées, avec possiblement une cloque ou une croûte au centre ; possiblement un gonflement des lèvres, des démangeaisons ou brulures légères. | ✓ | ||
Problèmes hépatiques : jaunissement de la peau ou des yeux, urine foncée, douleurs abdominales, nausées, vomissements, perte d'appétit | ✓ | ||
| Pancréatite (inflammation du pancréas) : douleur à la partie supérieure de l’abdomen, fièvre, rythme cardiaque rapide, nausées et vomissements, abdomen sensible au toucher | ✓ | ||
| Effets indésirables graves et mesures à prendre | |||
| Parlez avec votre professionnel de la | Arrêtez de | ||
| prendre le | |||
| Symptôme / effet | |||
| Cas graves | Tous les | médicament | |
| seulement | cas | et obtenez | |
| immédiatem | |||
| ent une aide | |||
| médicale | |||
Syndrome de Steven-Johnson (SJS), nécrolyse épidermique toxique (NET) (réactions cutanées graves) : toute combinaison d'éruptions cutanées avec démangeaisons, rougeurs, cloques et desquamation de la peau et/ou de l'intérieur des lèvres, des yeux, de la bouche, des voies nasales ou des organes génitaux, accompagnée de fièvre, de frissons, de maux de tête, de toux, de douleurs corporelles ou de gonflement des ganglions, de douleurs articulaires, de jaunissement de la peau ou des yeux, d'une urine foncée | ✓ | ||
| FRÉQUENCE INDÉTERMINÉE | |||
Phénomène de Raynaud (épisodes de flux sanguin réduit) : sensation de froid dans les doigts et les orteils (et parfois dans le nez, les lèvres et les oreilles), sensation de picotement ou de piqûre, changement dans la couleur de la peau qui devient blanche puis bleue | ✓ | ||
Si vous présentez un symptôme ou un effet indésirable incommodant qui n’est pas mentionné ici, ou que celui-ci s’aggrave au point de perturber vos activités quotidiennes, consultez votre professionnel de la santé.
Conservation :
- Garder hors de la vue et de la portée des enfants.
- Conserver à température ambiante (15 à 30°C).
- Protéger de l’humidité et de la lumière.
- Ne pas utiliser après la date d'expiration indiquée sur la boîte, le blister ou la bouteille.
Si vous voulez plus d’informations au sujet de MAR-PÉRINDOPRIL :
- Parlez avec votre professionnel de santé
- Trouver la monographie complète du produit qui est préparée à l'intention des professionnels de soins de santé et qui inclut cette Notice de Renseignements Destinés aux Patients en visitant le site web de Santé Canada : (https://www.canada.ca/en/health-canada/services/drugs-health-products/drug-products/drug- product-database.html; le site web du fabricant (www.marcanpharma.com), ou en appelant le 1-855-627-2261.
Cette notice a été préparée par Marcan Pharmaceuticals Inc.
Dernière révision : 12 FÉV 2025
Déclaration des effets secondaires
Vous pouvez déclarer à Santé Canada des effets secondaires soupçonnés d'être associés à l'utilisation des produits de santé de l'une des deux façons suivantes :
- En consultant la page Web sur la déclaration des effets indésirables (Canada.ca/medicament-instrument-declaration) pour savoir comment faire une déclaration en ligne, par courriel, ou par télécopieur; ou
- En téléphonant sans frais au 1-866-234-2345.
Remarque : Consultez votre professionnel de la santé si vous souhaitez obtenir des renseignements sur la prise en charge des effets secondaires. Le Programme Canada Vigilance ne donne pas de conseils médicaux.