


Monographie de produit - Teva-Quetiapine XR
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil locomoteur – Rhabdomyolyse | 08/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS – Fonctions mentale et psychique | 08/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cutané | 08/2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE .................................... 2
TABLE DES MATIÈRES ............................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS .......................................................................................................... 4 1.1 Enfants ........................................................................................................................... 5 1.2 Personnes âgées ............................................................................................................ 5
2 CONTRE-INDICATIONS ............................................................................................ 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ................... 5
4 POSOLOGIE ET ADMINISTRATION ........................................................................... 6 4.1 Considérations posologiques ......................................................................................... 6 4.2 Dose recommandée et ajustement posologique .......................................................... 6 4.4 Administration ............................................................................................................. 10 4.5 Dose oubliée ................................................................................................................ 11
5 SURDOSAGE ......................................................................................................... 11
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT 12
7 MISES EN GARDE ET PRÉCAUTIONS ...................................................................... 14 7.1 Cas particuliers ............................................................................................................. 28
7.1.1 Grossesse .............................................................................................................. 28 7.1.2 Allaitement ........................................................................................................... 29 7.1.3 Enfants .................................................................................................................. 29 7.1.4 Personnes âgées ................................................................................................... 30 8 EFFETS INDÉSIRABLES ........................................................................................... 31 8.1 Aperçu des effets indésirables ..................................................................................... 31 8.2 Effets indésirables observés au cours des essais cliniques .......................................... 31
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants .................. 48 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques .................. 52 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ....................................................... 54 8.5 Effets indésirables signalés après la commercialisation du produit ............................ 57
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................... 59 9.2 Aperçu des interactions médicamenteuses................................................................. 59 9.3 Interactions médicament-comportement ................................................................... 60 9.4 Interactions médicament-médicament ....................................................................... 60 9.5 Interactions médicament-aliments .............................................................................. 62 9.6 Interactions médicament-plantes médicinales ........................................................... 62 9.7 Interactions médicament-épreuves de laboratoire ..................................................... 62
10 PHARMACOLOGIE CLINIQUE ............................................................................. 63 10.1 Mode d’action .......................................................................................................... 63 10.2 Pharmacodynamie ................................................................................................... 63 10.3 Pharmacocinétique .................................................................................................. 64
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ................................................. 67
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ............................................... 68
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 69
13 RENSEIGNEMENTS PHARMACEUTIQUES ........................................................... 69
14 ESSAIS CLINIQUES ............................................................................................. 70 14.1 Études cliniques par indication ................................................................................ 70
Schizophrénie ............................................................................................................. 70
Trouble bipolaire ........................................................................................................ 72
Trouble dépressif majeur ............................................................................................ 74 14.3 Études de biodisponibilité comparatives ................................................................. 79
15 MICROBIOLOGIE ............................................................................................... 86
16 TOXICOLOGIE NON CLINIQUE ............................................................................ 86
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ................................................... 99
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ............................ 100
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Schizophrénie
Teva-Quetiapine XR (comprimés à libération prolongée de fumarate de quétiapine) est indiqué pour :
- le traitement des manifestations de la schizophrénie.
Trouble bipolaire
Teva-Quetiapine XR est indiqué en monothérapie pour :
- la prise en charge des épisodes maniaques aigus, associés au trouble bipolaire;
- la prise en charge des épisodes dépressifs aigus, associés aux troubles bipolaires I et II.
Trouble dépressif majeur
Teva-Quetiapine XR est indiqué pour :
- le soulagement des symptômes du trouble dépressif majeur (TDM) lorsqu’en raison d’un manque d’efficacité ou de tolérabilité, l’administration d’antidépresseurs présentement approuvés s’est soldée par un échec.
Bien que rien ne prouve que les comprimés à libération prolongée de fumarate de quétiapine soient plus efficaces que les autres antidépresseurs, ils offrent une option thérapeutique pour les patients chez qui les traitements antidépresseurs antérieurs ont échoué.
Les cliniciens doivent tenir compte des risques auxquels les agents antipsychotiques, c’est-à-dire la classe de médicaments à laquelle appartient Teva-Quetiapine XR, sont associés. Les préoccupations quant à l’innocuité des agents de cette classe comprennent notamment le gain pondéral, l’hyperlipidémie, l’hyperglycémie, la dyskinésie tardive et le syndrome malin des neuroleptiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Teva-Quetiapine XR ne doit être prescrit aux patients atteints de TDM que par des cliniciens conscients de l’importance du dépistage précoce des risques susmentionnés et rompus à leur prise en charge.
L’innocuité des comprimés à libération prolongée de fumarate de quétiapine dans le traitement à long terme du TDM n’a pas fait l’objet d’une évaluation systématique. Par conséquent, le médecin qui choisit d’employer Teva-Quetiapine XR pour traiter le TDM doit en faire usage pendant la plus courte période cliniquement indiquée. Lorsqu’un traitement à plus long terme est indiqué, le médecin doit périodiquement réévaluer les bienfaits à long terme du médicament chez chaque patient, tout en tenant compte des risques que son utilisation à long terme comporte (voir 14 ESSAIS CLINIQUES).
1.1 Enfants
Enfants et adolescents (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de Teva-Quetiapine XR n’ont pas été établies chez les enfants et les adolescents. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 7.1 Cas particuliers).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Teva-Quetiapine XR n’est pas indiqué chez les patients âgés atteints de démence (voir 3 Encadré sur les mises en garde et précautions importantes et 7.1 Cas particuliers).
2 CONTRE-INDICATIONS
Teva-Quetiapine XR (fumarate de quétiapine à libération prolongée) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- Mortalité accrue chez les patients âgés atteints de démence
- Le risque de décès chez les patients âgés atteints de démence et traités avec des antipsychotiques atypiques est plus élevé que chez les patients recevant un placebo. L’analyse de 13 essais contrôlés par placebo portant sur plusieurs antipsychotiques atypiques (durée modale de 10 semaines) et regroupant ce type de patients, a révélé un risque de décès moyen 1,6 fois plus élevé chez les patients traités par ce médicament. Bien que les causes de décès aient été variées, la plupart semblaient d’origine cardiovasculaire (p. ex. insuffisance cardiaque, mort subite) ou infectieuse (p. ex. pneumonie) (voir 7.1.4 Personnes âgées – Emploi chez les patients âgés atteints de démence).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Pour connaître les considérations chez les populations particulières, voir la section 4.2 Dose recommandée et ajustement posologique – Considérations posologiques dans des cas particuliers.
4.2 Dose recommandée et ajustement posologique
Schizophrénie
Dose habituelle : La vitesse de l’ajustement posologique, établie d’après les essais cliniques (voir 14 ESSAIS CLINIQUES), est présentée dans le tableau ci-dessous.
| Jour 1 | Jour 2 | Jours suivants | |
Administration une fois par jour | 300 mg | 600 mg | Jusqu’à 800 mg |
La dose doit être ajustée en fonction de la tolérance et de la réponse clinique du patient et se situer à l’intérieur de l’intervalle posologique efficace de 400 mg à 800 mg par jour. Dans un essai clinique contrôlé, l’effet thérapeutique des comprimés à libération prolongée de fumarate de quétiapine à des doses de 600 mg et de 800 mg s’est révélé supérieur à l’effet obtenu avec l’administration d’une dose de 400 mg (voir 14 ESSAIS CLINIQUES).
L’innocuité des doses supérieures à 800 mg/jour n’a pas été évaluée dans le traitement de la schizophrénie.
La nécessité de poursuivre l’administration des médicaments pour la maîtrise des symptômes extrapyramidaux (SEP) doit être réévaluée périodiquement, car les comprimés à libération prolongée de fumarate de quétiapine n’ont pas été associés à des SEP survenant au cours du traitement dans l’éventail des doses cliniques.
Trouble bipolaire
Manie bipolaire
Dose habituelle : La vitesse de l’ajustement posologique, établie d’après l’essai clinique (voir 14 ESSAIS CLINIQUES), est présentée dans le tableau ci-dessous.
| Jour 1 | Jour 2 | Jours suivants | |
Administration une fois par jour | 300 mg | 600 mg | Jusqu’à 800 mg |
La dose doit être ajustée en fonction de la tolérance et de la réponse clinique du patient et se situer à l’intérieur de l’intervalle posologique efficace de 400 mg à 800 mg par jour.
L’innocuité des doses supérieures à 800 mg/jour n’a pas été évaluée dans le traitement de la manie bipolaire.
Dépression bipolaire
Dose habituelle : La vitesse de l’ajustement posologique, établie d’après l’essai clinique (voir 14 ESSAIS CLINIQUES), est présentée dans le tableau ci-dessous.
| Jour 1 | Jour 2 | Jour 3 | Jours 4 et suivants | |
Administration une fois par jour | 50 mg | 100 mg | 200 mg | 300 mg |
La dose cible habituelle est de 300 mg/jour. La dose peut être augmentée davantage, en fonction de la réponse et de la tolérance du patient. La dose maximale est de 600 mg/jour.
Les essais cliniques sur la quétiapine ont montré que cet agent est un antidépresseur efficace aux doses de 300 mg/jour et de 600 mg/jour, mais aucun bienfait additionnel n’a été observé chez les patients qui prenaient 600 mg/jour lors d’un traitement de courte durée.
L’innocuité des doses supérieures à 600 mg/jour n’a pas été évaluée dans le traitement de la dépression bipolaire.
Trouble dépressif majeur
Teva-Quetiapine XR est indiqué pour le soulagement des symptômes du trouble dépressif majeur (TDM) lorsqu’en raison d’un manque d’efficacité ou de tolérabilité, l’administration d’antidépresseurs présentement approuvés s’est soldée par un échec. Bien que rien ne prouve que les comprimés à libération prolongée de fumarate de quétiapine soient plus efficaces que les autres antidépresseurs, ils offrent une option thérapeutique pour les patients chez qui les traitements antidépresseurs antérieurs ont échoué.
Les cliniciens doivent tenir compte des risques auxquels les agents antipsychotiques, c’est-à-dire la classe de médicaments à laquelle appartient Teva-Quetiapine XR, sont associés. Les préoccupations quant à l’innocuité des agents de cette classe comprennent notamment le gain pondéral, l’hyperlipidémie, l’hyperglycémie, la dyskinésie tardive et le syndrome malin des neuroleptiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Teva-Quetiapine XR ne doit être prescrit aux patients atteints de TDM que par des cliniciens conscients de l’importance du dépistage précoce des risques susmentionnés et rompus à leur prise en charge.
Dose habituelle : La vitesse de l’ajustement posologique, établie d’après les essais cliniques (voir 14 ESSAIS CLINIQUES), est présentée dans le tableau ci-dessous.
| Jour 1 | Jour 2 | Jour 3 | |
Administration une fois par jour | 50 mg | 50 mg | 150 mg |
La dose cible habituelle est de 150 mg. Certains patients peuvent répondre à une dose d’à peine 50 mg/jour. Par ailleurs, lorsque cela est cliniquement indiqué, la dose peut être portée à 300 mg/jour après le jour 4. Les essais cliniques ont démontré l’efficacité des doses comprises entre 50 et 300 mg/jour, mais l’incidence de certaines manifestations indésirables augmente avec la dose (voir 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES).
L’innocuité de la quétiapine dans le traitement du TDM n’a pas été évaluée aux doses supérieures à 300 mg/jour.
Certaines des préoccupations concernant l’innocuité de Teva-Quetiapine XR et de la classe d’agents dont il fait partie (antipsychotiques) pourraient être liées à la dose (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES). Par conséquent, la posologie de Teva-Quetiapine XR doit être réévaluée périodiquement, afin que la dose que reçoit le patient soit la plus petite faisant preuve d’efficacité et qu’elle le demeure. De plus, comme l’innocuité des comprimés à libération prolongée de fumarate de quétiapine dans le traitement à long terme du TDM n’a pas fait l’objet d’une évaluation systématique, le médecin qui choisit d’employer Teva-Quetiapine XR pour traiter le TDM doit en faire usage pendant la plus courte période cliniquement indiquée. Si un traitement au long cours semble indiqué, le médecin doit réévaluer périodiquement les bienfaits à long terme du médicament chez le patient en question, tout en tenant compte des risques que comporte l’administration prolongée.
Passage de la quétiapine à Teva-Quetiapine XR
Pour simplifier l’administration, les patients qui prennent la quétiapine sous forme de préparation à libération immédiate en doses fractionnées peuvent leur substituer Teva-Quetiapine XR et prendre une dose quotidienne totale équivalente une fois par jour. Un ajustement posologique pourrait toutefois être nécessaire, le cas échéant.
Passage d’un autre antidépresseur à Teva-Quetiapine XR
Pour bon nombre d’antidépresseurs, on recommande de réduire graduellement la dose avant d’arrêter complètement l’administration du médicament (les médecins doivent consulter la monographie approuvée de l’antidépresseur en question). On ne dispose d’aucune donnée recueillie systématiquement pour guider le passage d’un autre antidépresseur à Teva-Quetiapine XR. De façon générale, une période de sevrage ne devrait pas être nécessaire entre l’arrêt d’un antidépresseur et le début de la prise de Teva-Quetiapine XR. Le médecin peut choisir d’amorcer le traitement par Teva-Quetiapine XR tout en diminuant graduellement la dose de l’autre antidépresseur, mais dans ce cas, des effets indésirables additionnels pourraient se manifester durant la période de chevauchement.
Passage d’un autre antipsychotique à Teva-Quetiapine XR
On ne dispose d’aucune donnée recueillie systématiquement pour guider le passage d’un autre antipsychotique au fumarate de quétiapine à libération prolongée. On ne dispose pas non plus d’information relativement à l’administration en concomitance de Teva-Quetiapine XR avec d’autres antipsychotiques. Bien qu’il puisse être acceptable d’interrompre immédiatement le traitement antipsychotique antérieur chez certains patients, chez d’autres, une réduction graduelle de la dose pourrait être davantage appropriée. Dans tous les cas cependant, on doit veiller à ce que la période de chevauchement des deux traitements soit la plus courte possible. À l’occasion de la substitution de Teva-Quetiapine XR à un antipsychotique retard, il convient, si cela est médicalement approprié, d’amorcer l’administration de Teva-Quetiapine XR au moment où devrait avoir lieu la prochaine injection. La nécessité de poursuivre le traitement médicamenteux des SEP, le cas échéant, doit aussi être réévaluée périodiquement.
Le schéma d’ajustement posologique croisé suivant a été utilisé lors des essais cliniques sur la schizophrénie.
| Jour 1 | Jour 2 | Jour 3 | |
| Comprimés à libération prolongée de fumarate de quétiapine | 300 mg | 600 mg | Jusqu’à 800 mg |
| % de la dose du traitement antipsychotique en cours | 75 % | 50 % | 25 % |
Considérations posologiques dans des cas particuliers
Enfants : Santé Canada n’a pas autorisé d’indication chez les enfants et les adolescents, étant donné que l’innocuité et l’efficacité du fumarate de quétiapine à libération prolongée chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies (voir 7.1 Cas particuliers).
Personnes âgées: Comme c’est le cas avec d’autres antipsychotiques, Teva-Quetiapine XR doit être utilisé avec prudence chez les personnes âgées, surtout durant la période initiale d’ajustement de la dose. En effet, il est possible qu’il faille ajuster la dose plus lentement chez ces patients, et il se peut aussi que la dose thérapeutique cible quotidienne doive être plus faible que la dose utilisée chez les patients plus jeunes. Dans des essais cliniques, 68 patients de 65 ans ou plus ont été traités par les comprimés à libération prolongée de fumarate de quétiapine (voir 7.1 Cas particuliers). Compte tenu de l’expérience limitée avec ce produit chez les patients âgés et de la fréquence plus élevée de maladies et de médicaments concomitants, l’utilisation de Teva-Quetiapine XR chez les patients âgés doit s’accompagner de précautions. Par rapport aux patients plus jeunes, la clairance plasmatique moyenne de la préparation à libération immédiate de quétiapine était réduite de 30 % à 50 % chez les patients âgés. Chez les patients âgés, le traitement doit être amorcé à la plus faible dose possible (c.-à-d. 50 mg/jour). Ensuite, si la réponse clinique et la tolérance du patient s’y prêtent, la posologie de Teva-Quetiapine XR peut être augmentée par paliers de 50 mg/jour, jusqu’à l’obtention de la dose efficace.
Chez les patients âgés atteints de TDM, la dose initiale est fixée à 50 mg pour les jours 1 à 3; la dose peut ensuite être augmentée à 100 mg le jour 4 et à 150 mg le jour 8 (voir 14 ESSAIS CLINIQUES).
Insuffisance hépatique : La quétiapine est largement métabolisée par le foie (voir 10.3 Pharmacocinétique – Populations particulières et états pathologiques). Par conséquent, Teva-Quetiapine XR doit être administré avec prudence chez les patients atteints d’insuffisance hépatique légère, en particulier durant la période initiale d’ajustement posologique. Dans les cas d’insuffisance hépatique légère, le traitement doit commencer par l’administration de la plus faible teneur de Teva-Quetiapine XR (50 mg/jour). Ensuite, on peut augmenter la dose par paliers de 50 mg/jour jusqu’à la dose efficace, en fonction de la réponse clinique et de la tolérance du patient. On ne dispose d’aucune donnée concernant la pharmacocinétique de la quétiapine chez les patients qui présentent une insuffisance hépatique modérée ou grave. Toutefois, si un traitement par Teva-Quetiapine XR est jugé nécessaire par le clinicien, le médicament doit être utilisé avec grande prudence dans les cas d’insuffisance hépatique modérée ou grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Insuffisance hépatique et 10.3 Pharmacocinétique – Populations particulières et états pathologiques).
Insuffisance rénale : L’expérience clinique étant encore limitée, la prudence est recommandée (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale).
4.4 Administration
Teva-Quetiapine XR doit être administré par voie orale seulement.
Les comprimés Teva-Quetiapine XR doivent être avalés entiers. Il ne faut ni les couper, ni les croquer, ni les écraser.
Teva-Quetiapine XR peut être administré avec ou sans aliments (voir 10.3 Pharmacocinétique).
Teva-Quetiapine XR s’administre une fois par jour, en général le soir.
4.5 Dose oubliée
Teva-Quetiapine XR doit être pris chaque jour à la même heure. En cas d’oubli, la dose omise la veille doit être prise le lendemain à l’heure habituelle.
5 SURDOSAGE
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
Expérience
Essais cliniques :
Dans un essai clinique, un décès a été signalé à la suite de la prise d’une surdose de 13 600 mg de quétiapine en monothérapie. Toutefois, on a déjà rapporté que des patients ont survécu à la prise de surdoses aiguës allant jusqu’à 30 000 mg de quétiapine. La plupart des patients qui ont pris des doses excessives de quétiapine n’ont signalé aucun effet indésirable ou se sont rétablis complètement à la suite des manifestations signalées.
Expérience après la commercialisation du produit : Après la commercialisation, on a rapporté des cas de coma et de décès chez des patients ayant pris une dose excessive de la préparation à libération immédiate de quétiapine. La plus faible dose associée à un coma à avoir été signalée était de 5000 mg; le patient était complètement rétabli trois jours plus tard. La plus faible dose associée à un décès à avoir été signalée était de 6000 mg.
Des cas de prolongation de l’intervalle QT consécutive au surdosage ont été signalés après la commercialisation du produit.
Les patients déjà atteints d’une maladie cardiovasculaire grave peuvent être plus susceptibles de présenter les effets d’une surdose (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hypotension et syncope).
Le surdosage de Teva-Quetiapine XR peut entraîner la formation d’un bézoard de l’estomac. Il est donc recommandé de procéder aux examens diagnostiques appropriés par imagerie médicale afin d’orienter la suite de la prise en charge du patient. Il se peut qu’un lavage d’estomac ne permette pas d’éliminer le bézoard en raison de sa consistance gluante et gommeuse. Le retrait des pharmacobézoards par endoscopie a maintes fois été réalisé avec succès.
Symptômes
En général, les signes et symptômes signalés résultaient d’une exagération des effets pharmacologiques connus du médicament, comme la somnolence et la sédation, la tachycardie, l’hypotension et les effets anticholinergiques.
Traitement
Il n’existe aucun antidote spécifique de la quétiapine. En cas d’intoxication grave, la possibilité d’une polychimiothérapie doit être envisagée. Par ailleurs, il est recommandé d’appliquer les mesures de soins intensifs incluant le rétablissement et le maintien de la perméabilité des voies aériennes, une oxygénation et une ventilation pulmonaire efficaces ainsi que la surveillance et le soutien du système cardiovasculaire. Dans ce contexte, les rapports publiés sur la survenue de symptômes anticholinergiques décrivent un renversement des effets graves sur le système nerveux central, y compris le coma et le délire, par l’administration de physostigmine (1 à 2 mg) par voie intraveineuse, sous surveillance ÉCG continue. Si on utilise le salicylate de physostigmine, du sulfate d’atropine doit être disponible pour renverser les effets cholinergiques excessifs tels que la bradycardie, la sialorrhée, les vomissements et le bronchospasme.
En cas de surdosage de quétiapine, l’hypotension réfractaire doit être traitée à l’aide de mesures appropriées, comme l’administration intraveineuse de liquides et/ou d’agents sympathomimétiques (l’épinéphrine et la dopamine doivent être évitées, étant donné que la stimulation des récepteurs bêta peut aggraver l’hypotension causée par le blocage des récepteurs alpha induit par la quétiapine).
Une surveillance et une supervision médicales étroites doivent être assurées jusqu’au rétablissement du patient.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / Teneurs | Ingrédients non médicinaux |
| Orale | Comprimés à libération prolongée / 50 mg, 150 mg, 200 mg, 300 mg et 400 mg | Les comprimés comme tels contiennent les excipients suivants : cellulose microcristalline, citrate de sodium anhydre, hypromellose et stéarate de magnésium. L’enrobage des comprimés contient les substances suivantes : dioxyde de titane, hydroxypropylméthylcellulose, oxyde de fer jaune (50 mg, 200 mg, 300 mg), oxyde de fer noir (50 mg, 300 mg), oxyde de fer rouge (50 mg, 200 mg, 300 mg), polyéthylèneglycol 400 et polysorbate 80. |
Formes pharmaceutiques et conditionnement
Teva-Quetiapine XR est offert sous forme de comprimés pelliculés contenant une quantité de fumarate de quétiapine équivalant à 50 mg, 150 mg, 200 mg, 300 mg ou 400 mg de quétiapine libre.
50 mg : comprimés pelliculés bruns en forme de capsule, unis d’un côté et portant l’inscription « Q50 » gravée de l’autre, offerts en flacons de 60.
150 mg : comprimés pelliculés blancs en forme de capsule, unis d’un côté et portant l’inscription « Q150 » gravée de l’autre, offerts en flacons de 60.
200 mg : comprimés pelliculés jaunes en forme de capsule, unis d’un côté et portant l’inscription « Q200 » gravée de l’autre, offerts en flacons de 60.
300 mg : comprimés pelliculés jaune pâle en forme de capsule, unis d’un côté et portant l’inscription « Q300 » gravée de l’autre, offerts en flacons de 60.
400 mg : comprimés pelliculés blancs en forme de capsule, unis d’un côté et portant l’inscription « Q400 » gravée de l’autre, offerts en flacons de 60.
Composition
Teva-Quetiapine XR est offert en 5 teneurs contenant 50 mg, 150 mg, 200 mg, 300 mg ou 400 mg de quétiapine par comprimé (sous forme de fumarate de quétiapine). Les comprimés comme tels contiennent les excipients suivants : cellulose microcristalline, citrate de sodium anhydre, hypromellose et stéarate de magnésium. L’enrobage des comprimés contient les substances suivantes : dioxyde de titane, hydroxypropylméthylcellulose, oxyde de fer jaune (50 mg, 200 mg, 300 mg), oxyde de fer noir (50 mg, 300 mg), oxyde de fer rouge (50 mg, 200 mg, 300 mg), polyéthylèneglycol 400 et polysorbate 80.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Régulation de la température corporelle : Certains antipsychotiques (y compris Teva-Quetiapine XR) semblent pouvoir entraîner un dérèglement de la capacité de l’organisme à réduire la température centrale. Des précautions particulières sont nécessaires avant de prescrire Teva-Quetiapine XR à des patients pouvant être exposés à des situations qui contribuent à une élévation de la température centrale (p. ex. activité physique intense, exposition à la chaleur extrême), qui prennent déjà des médicaments ayant une activité anticholinergique ou qui sont prédisposés à la déshydratation. Voir 8.2 Effets indésirables observés au cours des essais cliniques – Pyrexie.
Dépendance / tolérance : Des cas de mésusage, d’abus, de tolérance et/ou de dépendance physique à la quétiapine ont été signalés. Ces cas comprennent des patients adultes et adolescents utilisant de la quétiapine seule ou avec d’autres substances donnant lieu à un usage abusif. Il faut faire preuve de prudence lorsqu’on prescrit de la quétiapine à des patients qui présentent des antécédents d’abus d’alcool ou de drogues. On doit surveiller les patients étroitement pour détecter tout signe de mésusage ou d’abus de Teva-Quetiapine XR (p. ex. apparition d’une tolérance, augmentation de la dose, comportement toxicomaniaque), surtout s’ils présentent des antécédents d’abus d’alcool ou de drogues.
Symptômes de sevrage aigus (arrêt du traitement) : Des symptômes de sevrage aigus, comme de l’insomnie, des nausées, des maux de tête, de la diarrhée, des vomissements, des étourdissements et de l’irritabilité ont été décrits après l’arrêt brusque de la prise d’antipsychotiques, y compris de la quétiapine. Un retrait graduel, sur une période d’au moins une ou deux semaines, est recommandé. Ces symptômes disparaissent habituellement une semaine après l’arrêt du traitement (voir 8 EFFETS INDÉSIRABLES).
Pouvoir carcinogène ou mutagène
Pour les données sur les animaux, voir TOXICOLOGIE NON CLINIQUE.
Appareil cardiovasculaire
Hypotension et syncope : Comme dans le cas des autres médicaments possédant une forte activité α1-adrénolytique, la quétiapine peut provoquer une hypotension orthostatique, de la tachycardie, des étourdissements et, parfois, une syncope, en particulier durant la période initiale d’ajustement posologique. Ces troubles peuvent provoquer des chutes (voir 8 EFFETS INDÉSIRABLES).
La fréquence de syncopes — un effet indésirable — signalée chez les patients traités par les comprimés à libération prolongée de fumarate de quétiapine (0,5 %, 11/2388) dans les essais contrôlés par placebo différait peu de celle qui a été signalée chez les patients ayant reçu le placebo (0,3 %, 4/1267).
En ce qui a trait à la préparation à libération immédiate de quétiapine, des cas de syncope ont été observés chez 1 % (35/4083) des patients par comparaison avec 0,3 % (3/1006) chez les patients du groupe sous placebo et 0,4 % (2/527) chez les patients du groupe témoin recevant un agent actif.
Teva-Quetiapine XR doit être administré avec prudence aux patients souffrant de maladies cardiovasculaires connues (p. ex. antécédents d’infarctus du myocarde ou de cardiopathie ischémique, insuffisance cardiaque ou troubles de la conduction), de maladies vasculaires cérébrales ou d’autres affections les prédisposant à l’hypotension (p. ex. déshydratation, hypovolémie et traitement par des antihypertenseurs) (voir 5 SURDOSAGE).
Prolongation de l’intervalle QT : La quétiapine n’a pas été associée à un allongement persistant de l’intervalle QT absolu dans les essais cliniques. Toutefois, l’effet sur l’intervalle QT n’a pas été systématiquement évalué dans une étude approfondie à ce sujet. Après la commercialisation du produit, il y a eu des rapports de cas d’allongement de l’intervalle QT avec des doses thérapeutiques chez des patients atteints de maladies concomitantes et chez des patients prenant des médicaments connus pour causer un déséquilibre électrolytique ou un surdosage (voir 5 SURDOSAGE). Par conséquent, comme dans le cas des autres antipsychotiques, la prudence est de mise lorsque la quétiapine est prescrite à des patients souffrant d’une maladie cardiovasculaire ou ayant des antécédents familiaux de prolongation de l’intervalle QT. La prudence est aussi de mise lorsque la quétiapine est prescrite avec des médicaments dont on sait qu’ils allongent l’intervalle QT ou avec des neuroleptiques, surtout chez les patients qui présent ent un risque accru d’allongement de l’intervalle QT, soit les patients âgés, les patients atteints du syndrome du QT long congénital, d’insuffisance cardiaque congestive, d’hypertrophie cardiaque, d’hypokaliémie ou d’hypomagnésémie (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Cardiomyopathie et myocardite : Des cas de cardiomyopathie et de myocardite ont été signalés au cours d’essais cliniques sur la quétiapine et après la commercialisation du produit. Même si ces cas étaient liés sur le plan temporel à la prise de quétiapine, aucun lien de causalité n’a été établi. Le traitement devrait être réévalué lorsqu’on soupçonne une cardiomyopathie ou une myocardite.
Système endocrinien et métabolisme
Aggravation de plus d’un paramètre métabolique (parmi les suivants : cholestérolémie et triglycéridémie, hyperglycémie et gain pondéral) : Une aggravation de plus d’un paramètre métabolique —poids, glycémie ou lipidémie — a été observée chez certains patients participant aux études cliniques.
Toute variation de ces paramètres doit être traitée de manière cliniquement appropriée.
Élévation des taux de cholestérol et de triglycérides : Des cas très fréquents ( ≥ 10 %) de hausses des concentrations sériques de triglycérides ( ≥ 2,258 mmol/L à au moins une occasion), de hausses du cholestérol total (surtout du cholestérol LDL) (≥ 6,2064 mmol/L à au moins une occasion) et de baisses du taux de cholestérol HDL (< 1,025 mmol/L chez les hommes; < 1,282 mmol/L chez les femmes, à n’importe quel moment) ont été observés au cours du traitement par la quétiapine dans des essais cliniques.
Élévation des taux de cholestérol et de triglycérides : Des cas très fréquents ( ≥ 10%) de hausses des concentrations sériques de triglycérides (≥ 2,258 mmol/L à au moins une occasion), de hausses du cholestérol total (surtout du cholestérol LDL) ( ≥ 6,2064 mmol/L à au moins une occasion) et de baisses du cholestérol HDL (< 1,025 mmol/L chez les hommes; < 1,282 mmol/L chez les femmes , à n’importe quel moment) ont été observés au cours du traitement par la quétiapine dans des essais cliniques (voir 8 EFFETS INDÉSIRABLES). Les variations de la lipidémie doivent être prises en charge de manière adéquate sur le plan clinique.
Dans les essais cliniques sur le traitement de la schizophrénie, la variation des taux moyens de cholestérol et de triglycérides (TG) par rapport aux valeurs initiales a été respectivement de +4 % et +14 % chez les patients qui prenaient les comprimés à libération prolongée de fumarate de quétiapine, comparativement à −2 % et −6 % chez les patients sous placebo. Dans un essai clinique d’une durée de 3 semaines sur la manie bipolaire, les patients qui prenaient les comprimés à libération prolongée de fumarate de quétiapine ont présenté une hausse respective de 2 % et 20 % du taux moyen de cholestérol et de TG — par rapport aux valeurs initiales —, comparativement à une baisse respective de 2 % et 5 % chez les patients sous placebo. Par rapport à leurs valeurs initiales, le taux moyen de cholestérol s’est abaissé de 2 %, et le taux moyen de TG s’est accru de 11 %, chez les patients traités par les comprimés à libération prolongée de fumarate de quétiapine dans un essai clinique sur la dépression bipolaire, tandis que chez les patients sous placebo, le cholestérol et les TG moyens ont tous deux chuté, respectivement de 3 % et 2 %. Dans des essais cliniques d’une durée de 6 semaines sur le traitement monothérapeutique du TDM, la variation des taux moyens de TG, par rapport aux valeurs initiales, a été de +8 % chez les patients ayant reçu les comprimés à libération prolongée de fumarate de quétiapine, et de −1 % chez les patients sous placebo. En ce qui a trait aux taux moyens de cholestérol cependant, ceux-ci ont diminué chez les deux groupes, variant de 1 % par rapport à leurs valeurs initiales chez les patients ayant reçu les comprimés à libération prolongée de fumarate de quétiapine, et de 3 % chez les patients sous placebo. Lors d’un essai à répartition aléatoire à plus long terme sur le sevrage de patients atteints de TDM (voir 14 ESSAIS CLINIQUES), les patients ayant complété au moins 158 jours de traitement par les comprimés à libération prolongée de fumarate de quétiapine (n = 196) ont présenté une augmentation moyenne du taux de TG d’environ 5 %, et une diminution moyenne du taux de cholestérol d’environ 4 %, par rapport aux valeurs initiales dans les deux cas.
Hyperglycémie : Comme avec les autres antipsychotiques, de rares cas (≥ 0,01 % - < 0,1 %) d’hyperglycémie et de diabète (y compris d’exacerbation d’un diabète préexistant, d’acidocétose diabétique et de coma diabétique, dont des cas mortels) ont été rapportés pendant un traitement avec la quétiapine après sa commercialisation, parfois chez des patients sans antécédents signalés d’hyperglycémie (voir 8.5 Effets indésirables signalés après la commercialisation du produit).
Dans des essais cliniques, des hausses de la glycémie à des niveaux hyperglycémiques (glycémie à jeun ≥ 7,0 mmol/L ou glycémie non à jeun ≥ 11,1 mmol/L à au moins une occasion) ont été observées fréquemment ( ≥ 1 % à < 10 %) chez les patients qui recevaient la quétiapine.
Des cas occasionnels de diabète ont également été signalés (voir 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
L’évaluation de la relation entre l’emploi d’un antipsychotique atypique et les anomalies de la glycémie est complexe en raison de la possibilité d’un risque de diabète plus élevé chez les patients souffrant de schizophrénie et de l’augmentation de l’incidence du diabète dans la population générale. Étant donné ces facteurs de confusion, la relation entre l’emploi d’un antipsychotique atypique et les manifestations indésirables liées à l’hyperglycémie n’est pas entièrement élucidée. Toutefois, les études épidémiologiques laissent entendre qu’il y aurait un risque accru de manifestations indésirables liées à l’hyperglycémie survenant au cours du traitement chez les patients traités par un antipsychotique atypique. Il n’y a pas d’estimations précises du risque de manifestations indésirables liées à l’hyperglycémie chez les patients traités par un antipsychotique atypique.
Les patients doivent subir un test de glycémie au début du traitement et périodiquement par la suite. Il faut surveiller les symptômes d’hyperglycémie chez tous les patients traités par un antipsychotique atypique, y compris la polydipsie, la polyurie, la polyphagie et la faiblesse. Les patients qui commencent à présenter des symptômes d’hyperglycémie pendant un traitement par un antipsychotique atypique doivent subir un test de glycémie à jeun. Dans certains cas, l’hyperglycémie s’est résolue lorsqu’on a mis fin au traitement par antipsychotique atypique; cependant, certains patients ont dû continuer à prendre un antidiabétique après la fin du traitement par le médicament soupçonné. On doit surveiller régulièrement les signes d’aggravation du déséquilibre glycémique chez les diabétiques avérés qui commencent un traitement par un antipsychotique atypique.
Gain pondéral : Durant les essais cliniques contrôlés par placebo d’une durée de 6 semaines menés chez des schizophrènes, le gain pondéral moyen observé a été de 1,77 kg chez les patients ayant reçu le fumarate de quétiapine à libération prolongée (n = 951), comparativement à 2,19 kg chez les patients ayant reçu la préparation à libération immédiate de quétiapine (n = 414). Chez les patients sous placebo (n = 319), le gain pondéral moyen a été de 0,26 kg. Dans un essai clinique contrôlé par placebo d’une durée de 3 semaines sur le traitement de la manie bipolaire, le gain pondéral moyen des patients ayant reçu les comprimés à libération prolongée de fumarate de quétiapine (n = 151) a été de 1,3 kg comparativement à 0,1 kg chez les patients ayant reçu le placebo (n = 160). Dans un essai clinique contrôlé par placebo d’une durée de 8 semaines sur le traitement de la dépression bipolaire, le gain pondéral moyen observé chez les patients ayant reçu les comprimés à libération prolongée de fumarate de quétiapine (n = 137) a été de 1,3 kg comparativement à −0,2 kg chez les patients sous placebo (n = 140). Dans les essais cliniques contrôlés par placebo sur le traitement monothérapeutique aigu (6 semaines) du TDM, les patients ayant reçu les comprimés à libération prolongée de fumarate de quétiapine (n = 1149) ont connu un gain pondéral moyen de 0,87 kg, tandis que les patients sous placebo (n = 648) n’ont pris que 0,31 kg. Lors d’un essai à répartition aléatoire à plus long terme sur le sevrage de patients atteints de TDM traités pendant au moins 158 jours (n = 196) par les comprimés à libération prolongée de fumarate de quétiapine (voir 14 ESSAIS CLINIQUES), le gain pondéral moyen des patients ayant reçu les comprimés de 50, 150 ou 300 mg/jour s’élevait respectivement à 1,0, 2,5 et 3,0 kg. Chez ces mêmes patients, le pourcentage de sujets qui présentaient un gain pondéral ≥ 7 % après les 158 jours de traitement par les comprimés à libération prolongée de fumarate de quétiapine était de 13 % chez les patients ayant reçu la dose de 50 mg/jour, et de 24 % et 33 % chez ceux dont les doses étaient de 150 et 300 mg/jour, respectivement.
Selon la base de données cumulatives sur les essais cliniques contrôlés par placebo sur le traitement aigu, 9,6 % des patients traités par la quétiapine ont accusé un gain pondéral (≥ 7 % par rapport à la valeur initiale), comparativement à 3,8 % chez les patients sous placebo. Chez l’adulte, la prise de poids survient surtout au cours des premières semaines de traitement (voir 8 EFFETS INDÉSIRABLES). Le poids des patients doit être mesuré au début du traitement et périodiquement par la suite.
Hyperprolactinémie : Une augmentation de la prolactinémie a été observée chez 3,6 % (158/4416) des patients traités par la quétiapine au cours des essais cliniques portant sur cet agent, comparativement à 2,6 % (51/1968) chez les patients sous placebo (voir 8 EFFETS INDÉSIRABLES).
Une augmentation des taux de prolactine a été observée dans les études menées chez le rat. Comme cela est souvent le cas avec des composés qui stimulent la libération de prolactine, l’administration du fumarate de quétiapine a entraîné une augmentation de la fréquence des néoplasmes mammaires chez les rats. Compte tenu des différences physiologiques entre les rats et les humains vis-à-vis de la prolactine, la signification clinique de ces observations reste floue. À ce jour, aucune étude clinique ou épidémiologique n’a mis en évidence une association entre l’administration prolongée de médicaments stimulant la libération de prolactine et la tumorogenèse mammaire. Toutefois, d’après les expériences faites sur des cultures tissulaires in vitro, environ un tiers des cancers du sein humains sont liés à la prolactine. Il s’agit donc là d’un facteur important si on songe à prescrire ce type de médicaments à un patient chez qui un cancer du sein a déjà été détecté.
Les manifestations possibles associées à l’augmentation du taux de prolactine sont l’aménorrhée, la galactorrhée et la ménorragie. Lorsqu’elle est associée à l’hypogonadisme, l’hyperprolactinémie prolongée peut entraîner une diminution de la densité minérale osseuse chez les hommes comme chez les femmes.
Aucune différence entre les taux de prolactine mesurés chez les patients traités par la préparation à libération immédiate de quétiapine et les taux observés chez les patients sous placebo n’a été décelée à la fin d’un essai clinique dans lequel des patients schizophrènes ont reçu diverses doses fixes. En outre, cette absence de différence a été constatée sur toute la gamme de doses recommandées.
Hypothyroïdie : Dans les essais cliniques sur les comprimés à libération prolongée de fumarate de quétiapine, le taux de thyroxine libre a accusé une diminution chez 0,2 % (4/1755) des patients qui prenaient cet agent, comparativement à 0 % (0/796) chez les patients sous placebo. Le taux de TSH a quant à lui augmenté chez 2,7 % (46/1716) des patients ayant reçu les comprimés à libération prolongée de fumarate de quétiapine, alors que chez les patients sous placebo, seuls 1,4 % (11/785) des sujets ont connu pareille hausse. Aucun patient toutefois n’a présenté de baisse cliniquement significative de thyroxine libre en concomitance avec une hausse importante de la TSH. Aucun cas d’hypothyroïdie n’a été observé lors des essais cliniques sur la schizophrénie.
En moyenne, la préparation à libération immédiate de quétiapine a été associée à une réduction moyenne de 20 % du taux de thyroxine thyroïdienne (libre et totale) dans les essais cliniques. Quarante-deux pour cent des patients traités par la préparation à libération immédiate de quétiapine ont présenté une réduction d’au moins 30 % du taux de T4 totale et 7 % ont présenté une réduction d’au moins 50 %. La réduction maximale du taux de thyroxine est survenue généralement au cours des deux à quatre premières semaines de traitement par la préparation à libération immédiate de quétiapine. Ces réductions ont été maintenues sans adaptation ni évolution au cours du traitement prolongé. La baisse de la T4 n’a pas été associée à des modifications systématiques de la TSH ni à des signes ou symptômes cliniques d’hypothyroïdie. Environ 0,4 % (12/2595) des patients traités par la préparation à libération immédiate de quétiapine ont présenté une augmentation persistante de la TSH, et 0,25 % des patients ont été traités par hormonothérapie substitutive thyroïdienne (voir 8 EFFETS INDÉSIRABLES).
Appareil digestif
Effet antiémétique : La quétiapine peut avoir un effet antiémétique, ce qui cadre avec ses effets antidopaminergiques. Cet effet pourrait masquer les signes de toxicité dus au surdosage d’autres médicaments, ou encore les symptômes d’autres maladies, comme une tumeur cérébrale ou une occlusion intestinale.
Dysphagie et pneumonie d’aspiration : Des cas de dysphagie et d’aspiration ont été signalés avec la quétiapine. Bien qu’aucune relation de cause à effet n’ait été établie avec la pneumonie d’aspiration, la quétiapine doit être utilisée avec prudence chez les patients exposés à la pneumonie d’aspiration (voir 7.1 Cas particuliers et 8 EFFETS INDÉSIRABLES).
Constipation et occlusion intestinale : La constipation représente un facteur de risque d’occlusion intestinale. Des cas de constipation et d’occlusion intestinale ont été rapportés avec la quétiapine. Ces cas comprennent des rapports de décès chez des patients présentant un risque accru d’occlusion intestinale, y compris les patients qui reçoivent en concomitance plusieurs médicaments qui diminuent la motilité intestinale et/ou les patients qui ne signalent pas les symptômes de constipation (voir 8.5 Effets indésirables signalés après la commercialisation du produit). Les patients qui présentent une obstruction gastro-intestinale avérée ou soupçonnée (p. ex. occlusion intestinale, sténoses) ou toute maladie ou état pathologique qui altère le transit intestinal (p. ex. iléus de n’importe quel type) peuvent également présenter un risque accru d’occlusion intestinale.
Appareil génito-urinaire
Priapisme : De rares cas de priapisme ont été signalés chez des patients prenant des antipsychotiques tels que les comprimés à libération prolongée de fumarate de quétiapine. Comme dans le cas des autres psychotropes, cet effet indésirable ne semblait pas être dose-dépendant et n’était pas lié à la durée du traitement.
Système sanguin et lymphatique
Leucopénie, neutropénie et agranulocytose
Les données tirées des essais cliniques et de l’utilisation du produit après sa commercialisation font état de manifestations de neutropénie, de granulocytopénie et d’agranulocytose (neutropénie grave s’accompagnant d’une infection) pendant l’emploi d’antipsychotiques, y compris de comprimés à libération prolongée de fumarate de quétiapine. Il est recommandé de procéder à une formule sanguine complète avant l’instauration du traitement par Teva-Quetiapine XR et périodiquement par la suite tout au long du traitement.
Des cas peu courants de neutropénie grave (< 0,5 x 10⁹/L) ont été signalés dans les essais cliniques contrôlés par placebo de courte durée sur la quétiapine en monothérapie. La plupart des cas de neutropénie grave se sont produits au cours des deux mois suivant le début du traitement par la quétiapine. Il n’y avait pas de relation dose-effet apparente. La neutropénie doit être envisagée chez les patients qui présentent une infection, particulièrement en l’absence de facteurs de prédisposition évidents, ou chez les patients qui souffrent d’une fièvre inexpliquée, et doit être prise en charge lorsque la situation clinique l’indique. De rares cas d’agranulocytose ont été observés chez l’ensemble des patients traités par la quétiapine au cours des essais cliniques ainsi qu’après la commercialisation du produit (y compris des cas mortels). Des cas d’agranulocytose ont été observés également chez les patients qui ne présentaient pas de facteurs de risque préexistants. Des cas d’agranulocytose ont été signalés également avec d’autres agents de la même classe (voir 8.2 Effets indésirables observés au cours des essais cliniques – Autres effets indésirables et 8.5 Effets indésirables signalés après la commercialisation du produit).
Les facteurs de risque possibles de leucopénie et de neutropénie comprennent une faible numération leucocytaire préexistante et des antécédents de leucopénie ou de neutropénie d’origine médicamenteuse. Chez les patients qui présentent ces facteurs, il faut procéder à des mesures fréquentes de la formule sanguine complète au cours des premiers mois de traitement et arrêter l’administration de comprimés à libération prolongée de fumarate de quétiapine au premier signe d’un déclin de la numération leucocytaire en l’absence d’autres facteurs causals. Les patients atteints de neutropénie doivent être surveillés de près pour évaluer la présence de fièvre ou d’autres signes ou symptômes d’infection et être traités rapidement le cas échéant. Il faut cesser le traitement par les comprimés à libération prolongée de fumarate de quétiapine chez les patients atteints de neutropénie grave (numération absolue des neutrophiles < 1 x 10⁹/L) et surveiller leur numération leucocytaire jusqu’au rétablissement de celle-ci (voir 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives et 8.5 Effets indésirables signalés après la commercialisation du produit).
Thromboembolie veineuse : Des rapports de cas et/ou des études d’observation ont fait état de cas de thromboembolie veineuse (TEV), y compris d’embolie pulmonaire mortelle, avec les antipsychotiques, dont les comprimés à libération prolongée de fumarate de quétiapine. Lorsqu’on prescrit Teva-Quetiapine XR, tous les facteurs de risque potentiels de TEV doivent être repérés et des mesures préventives doivent être prises.
Fonctions hépatique, biliaire et pancréatique
Insuffisance hépatique : On a observé une diminution de la clairance de la préparation à libération immédiate de quétiapine en présence d’insuffisance hépatique légère (voir 10.3 Pharmacocinétique – Populations particulières et états pathologiques et 4 POSOLOGIE ET ADMINISTRATION). On ne dispose d’aucune donnée pharmacocinétique sur l’emploi de la quétiapine chez les patients qui présentent une insuffisance modérée ou grave. Toutefois, si un traitement par Teva-Quetiapine XR est jugé nécessaire par le clinicien, le médicament doit être utilisé avec grande prudence dans les cas d’insuffisance hépatique modérée ou grave (voir 10.3 Pharmacocinétique – Populations particulières et états pathologiques et 4 POSOLOGIE ET ADMINISTRATION).
Élévation des transaminases : Des cas d’élévation asymptomatique, transitoire et réversible des transaminases sériques (ALT surtout) associée aux comprimés à libération prolongée de fumarate de quétiapine ont été signalés chez certains patients. Dans un ensemble groupé d’essais contrôlés par placebo, la proportion de patients ayant connu une hausse des transaminases > 3 fois la limite supérieure de la normale était d’environ 1 % tant chez les patients ayant reçu les comprimés à libération prolongée de fumarate de quétiapine que chez les patients sous placebo.
Au cours des essais cliniques précédant la commercialisation, le traitement par la préparation à libération immédiate de quétiapine a été associé à une élévation des transaminases hépatiques, plus particulièrement de l’alanine aminotransférase (ALT). Dans une base de données provenant d’essais cliniques, parmi 1892 patients schizophrènes traités par la préparation à libération immédiate de quétiapine et dont les taux de départ d’ALT étaient inférieurs à 60 UI/L, 5,3 % (cataracte/1892) ont présenté, au cours du traitement, un taux d’ALT dépassant 120 UI/L, 1,5 % (29/1892) un taux > 200 UI/L et 0,2 % (3/1892) un taux > 400 UI/L. Aucun patient n’a présenté de valeurs supérieures à 800 UI/L. Aucun des patients traités par la préparation à libération immédiate de quétiapine présentant des taux élevés de transaminases n’a manifesté de symptomatologie clinique associée à une insuffisance hépatique. La plupart des élévations des taux de transaminases ont été observées au cours des deux premiers mois de traitement. La majorité ont été passagères (80 %) pendant la poursuite du traitement par la préparation à libération immédiate de quétiapine. Sur les 101 patients traités par la préparation à libération immédiate de quétiapine dont les taux enzymatiques ont augmenté à > 120 UI/L, 40 ont arrêté le traitement alors que leur taux d’ALT était toujours élevé. Chez 114 patients traités par la préparation à libération immédiate de quétiapine ayant un taux d’ALT de départ > 90 UI/L, un seul a connu une élévation > 400 UI/L.
Il faut administrer la quétiapine avec précaution chez les patients présentant des troubles hépatiques préexistants, chez ceux qui prennent des médicaments potentiellement hépatotoxiques ou en cas d’apparition de signes ou de symptômes d’insuffisance hépatique au cours du traitement.
Des cas d’insuffisance hépatique, dont certains étaient mortels, ont également été signalés très rarement durant la période de postcommercialisation. De rares cas d’hépatite ont été signalés dans les études cliniques. Des rapports de cas rares d’hépatite (avec ou sans ictère), chez les patients ayant ou non des antécédents, ont été reçus après la commercialisation. De très rares cas de stéatose hépatique, de lésions cholestatiques ou de lésions hépatiques mixtes ont également été signalés durant la période de postcommercialisation.
Chez les patients ayant une fonction hépatique anormale connue ou soupçonnée avant l’instauration du traitement par la quétiapine, il est recommandé de procéder à une évaluation clinique standard, en particulier de mesurer les taux de transaminases. La réévaluation clinique à intervalles réguliers des taux de transaminases est recommandée chez ces patients, de même que chez ceux qui présentent des signes ou des symptômes évocateurs d’une maladie hépatique d’apparition récente pendant le traitement par la quétiapine (voir 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Pancréatite : Des cas de pancréatite ont été signalés dans les essais cliniques ainsi que durant la période de pharmacovigilance. Même s’ils ne contenaient pas tous des facteurs de confusion, de nombreux comptes rendus de pharmacovigilance faisaient état de patients qui présentaient des facteurs de risque dont on sait qu’ils sont associés à la pancréatite, comme l’hypertriglycéridémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme), les calculs biliaires et la consommation d’alcool.
Appareil locomoteur
Rhabdomyolyse : La quétiapine pourrait cause r une rhabdomyolyse aux doses recommandées, et en l’absence de syndrome malin des neuroleptiques (SMN). Des issues graves, notamment un syndrome compartimental, une insuffisance rénale aiguë et des décès, ont été signalés. Il faut envisager l’arrêt de l’administration de quétiapine si on observe une augmentation marquée des concentrations de créatine kinase ou si une myopathie est soupçonnée ou diagnostiquée.
Système nerveux
Syndrome malin des neuroleptiques : Le syndrome malin des neuroleptiques est un ensemble potentiellement mortel de symptômes qui a été observé avec l’emploi d’antipsychotiques, dont la quétiapine.
Les manifestations cliniques du SMN sont l’hyperthermie, la rigidité musculaire, l’altération de l’état mental ainsi que des signes d’instabilité neurovégétative (irrégularité du pouls ou de la tension artérielle, tachycardie, diaphorèse et dysrythmie cardiaque). Les autres signes peuvent inclure une hausse de la créatine-phosphokinase, une myoglobinurie (rhabdomyolyse) et une insuffisance rénale aiguë.
Pour poser un diagnostic, il importe d’identifier les cas où le tableau clinique inclut à la fois une maladie grave (p. ex. pneumonie, infection générale, etc.) et des signes ou des symptômes extrapyramidaux non traités ou traités insuffisamment. Parmi les autres considérations importantes du diagnostic différentiel, citons la toxicité anticholinergique centrale, le coup de chaleur, la fièvre médicamenteuse et toute pathologie primitive du système nerveux central.
La prise en charge du SMN doit comprendre l’arrêt immédiat de tout médicament antipsychotique, y compris la quétiapine, ainsi que l’abandon des autres médicaments non essentiels au traitement concomitant, le traitement symptomatique intensif et la surveillance médicale, de même que le traitement de tous les problèmes médicaux concomitants sérieux pour lesquels il existe des traitements spécifiques. Il n’existe pas de consensus quant au traitement pharmacologique spécifique du SMN non compliqué.
La décision de réinstaurer un antipsychotique dans le schéma thérapeutique des patients ayant récupéré d’un SMN doit être mûrement réfléchie. En outre, les patients doivent faire l’objet d’une surveillance étroite, car des cas de récidive du SMN ont déjà été signalés.
Dyskinésie tardive et symptômes extrapyramidaux : La dyskinésie tardive (DT) est un syndrome potentiellement irréversible consistant en mouvements dyskinétiques involontaires, qui peut se développer chez les patients qui prennent des antipsychotiques, y compris la quétiapine. Bien que la prévalence de ce syndrome semble plus élevée chez les sujets âgés, en particulier chez les femmes, il est impossible de se fier aux estimations pour déterminer quels patients risquent d’être atteints de DT.
Dans les essais contrôlés par placebo menés chez des patients atteints de schizophrénie ou de manie bipolaire, la fréquence de symptômes extrapyramidaux (SEP) observée avec la quétiapine était, pour toute la gamme posologique thérapeutique recommandée, comparable à celle qui a été observée avec le placebo. Selon une hypothèse, les médicaments comportant un risque moins important de SEP auraient également moins de chances de provoquer une DT. Cette relation autorise à penser que la quétiapine risque moins, probablement, de causer une DT que les antipsychotiques typiques chez les patients atteints de schizophrénie ou de manie bipolaire. Dans les essais de courte durée, contrôlés par placebo, sur la dépression bipolaire, la fréquence de SEP était plus élevée chez les patients sous quétiapine que chez les patients sous placebo (voir 8 EFFETS INDÉSIRABLES).
On estime que le risque de DT et la probabilité qu’elle devienne irréversible augmentent proportionnellement à la prolongation de la durée du traitement et à l’augmentation de la dose totale cumulative des antipsychotiques administrés. Cependant, le syndrome peut se manifester, quoique bien plus rarement, après l’administration de faibles doses pendant des périodes relativement brèves.
Il n’existe à l’heure actuelle aucun traitement connu pour les cas confirmés de DT, mais le syndrome peut s’atténuer partiellement ou même disparaître à l’arrêt du traitement antipsychotique. En soi, l’antipsychotique peut supprimer en tout ou en partie les signes et symptômes du syndrome et, par conséquent, masquer le processus pathologique sous-jacent. L’effet de cette suppression des symptômes sur l’évolution au long cours du syndrome demeure inconnu.
Compte tenu de ce qui précède, la quétiapine doit être prescrite de façon à réduire au minimum le risque de DT. Le traitement antipsychotique de longue durée doit en général être réservé aux patients qui semblent souffrir d’une maladie chronique répondant aux antipsychotiques, et pour lesquels d’autres traitements, aussi efficaces, mais potentiellement moins nuisibles, ne sont pas disponibles ou appropriés. Chez les patients qui ont absolument besoin d’un traitement prolongé, la plus petite dose et la plus courte durée de traitement produisant une réponse clinique satisfaisante doivent être préconisées. La nécessité de poursuivre le traitement doit être réévaluée périodiquement.
Si des signes et des symptômes de DT apparaissent chez un patient recevant de la quétiapine, il faut envisager de réduire la dose ou d’interrompre le traitement. Il se peut que certains patients doivent prendre Teva-Quetiapine XR en dépit de ces symptômes. Les symptômes de DT peuvent s’aggraver, voire apparaître après l’arrêt du traitement (voir 8 EFFETS INDÉSIRABLES).
Crises convulsives : Les essais cliniques contrôlés menés avec la quétiapine n’ont révélé aucune différence quant à la fréquence des crises convulsives chez les patients recevant la quétiapine (0,04 %, 1/2388) ou un placebo (0,2 %, 3/1267). Néanmoins, comme c’est aussi le cas pour les autres antipsychotiques, la prudence est de rigueur chez les patients ayant des antécédents de crises épileptiques ou présentant des affections associées à un seuil convulsif bas (voir 8 EFFETS INDÉSIRABLES).
Apnée du sommeil : Depuis la commercialisation du produit, on a signalé des cas d’apnée du sommeil et de troubles connexes chez des patients avec et sans antécédents d’apnée du sommeil. Certains cas se sont améliorés, voire résorbés à l’arrêt du traitement par les comprimés à libération prolongée de fumarate de quétiapine ou grâce à une réduction de la dose. Par conséquent, Teva-Quetiapine XR doit être utilisé avec prudence chez les patients qui ont des antécédents ou des facteurs de risque d’apnée du sommeil et/ou qui reçoivent également des agents entraînant une dépression du système nerveux central (SNC). Dans les cas graves ou persistants, il faut songer à réduire la dose de Teva-Quetiapine XR ou à cesser graduellement le traitement pour envisager d’autres options thérapeutiques (voir 8.5 Effets indésirables signalés après la commercialisation du produit).
Effets anticholinergiques (muscariniques) :
Retard de la miction et rétention urinaire : Après la commercialisation du produit, des cas de rétention urinaire ont été rapportés chez des patients traités par des comprimés à libération prolongée de fumarate de quétiapine avec ou sans de tels antécédents. Certains cas de rétention urinaire grave ont nécessité l’hospitalisation et un cathétérisme. Le fumarate de quétiapine en comprimés à libération prolongée est doté de propriétés anticholinergiques. Lorsqu’il est employé seul aux doses thérapeutiques recommandées, en association avec d’autres médicaments ayant des effets anticholinergiques ou en dose excessive, il peut se produire des effets indésirables médicamenteux comme une rétention gastrique ou urinaire. Il faut donc prescrire Teva-Quetiapine XR avec prudence aux patients qui présentent ou ont déjà présenté une rétention urinaire, qui ont des facteurs de risque de rétention urinaire (p. ex. hyperplasie bénigne de la prostate [HBP]), qui sont atteints d’affections prédisposant à une occlusion intestinale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Constipation et occlusion intestinale) ou d’affections gastro-intestinales connexes, dont la pression intraoculaire est élevée ou qui présentent un glaucome à angle fermé, de même que chez ceux qui sont incapables de communiquer leurs symptômes (p. ex. patients ayant un déficit cognitif). Il faut également prescrire Teva-Quetiapine XR avec prudence chez les patients qui reçoivent des agents à effet anticholinergique pouvant altérer la miction. Advenant des signes ou des symptômes de rétention urinaire, il faut songer à réduire la dose de Teva-Quetiapine XR ou à en cesser graduellement l’administration pour envisager d’autres options thérapeutiques (voir 8 EFFETS INDÉSIRABLES, 9 INTERACTIONS MÉDICAMENTEUSES, 5 SURDOSAGE et 10 PHARMACOLOGIE CLINIQUE).
Effet possible sur les fonctions cognitives et motrices : La somnolence a été l’un des effets indésirables des plus fréquents chez les patients traités par la quétiapine, en particulier au cours de la période initiale d’ajustement posologique. La quétiapine pouvant avoir des effets sédatifs et altérer les aptitudes motrices, les patients doivent être raisonnablement certains que le traitement par cet agent n’a pas d’effets négatifs sur leur vigilance avant d’entreprendre des activités exigeant une grande vigilance, comme conduire un véhicule ou utiliser des machines dangereuses. La somnolence peut entraîner des chutes.
Fonction visuelle
Cataractes : L’apparition de cataractes a été observée en association avec le traitement par la quétiapine dans des études prolongées menées chez des chiens ayant reçu des doses quatre fois supérieures à la dose maximale recommandée chez l’humain. Des modifications du cristallin ont également été observées chez les patients suivant un traitement de longue durée par la préparation à libération immédiate de quétiapine, sans qu’il ait toutefois été possible d’établir un lien de causalité avec la préparation à libération immédiate de quétiapine. La possibilité de modifications cristalliniennes pendant l’emploi prolongé des comprimés à libération prolongée de fumarate de quétiapine chez l’humain n’est donc pas à exclure pour l’instant. Des examens ophtalmologiques (p. ex. lampe à fente) avant ou peu après l’instauration du traitement par Teva-Quetiapine XR, puis tous les six mois, sont recommandés. Si des modifications cliniquement significatives du cristallin associées à Teva-Quetiapine XR sont observées, l’arrêt du traitement doit être envisagé.
Fonctions mentale et psychique
Suicide/idées suicidaires ou aggravation clinique : Les épisodes dépressifs sont associés à une augmentation du risque d’idées suicidaires, d’automutilation et de suicide (manifestations liées au suicide). Ce risque persiste jusqu’à ce qu’une rémission significative de la dépression survienne. Or comme il se peut qu’aucune amélioration ne survienne au cours des premières semaines du traitement ou même au-delà, les patients doivent faire l’objet d’une surveillance étroite jusqu’à ce qu’il s’en manifeste une. D’après l’expérience clinique générale, le risque de suicide peut augmenter au cours des premiers stades du rétablissement. En plus des épisodes dépressifs associés au trouble bipolaire et au TDM, la dépression peut être contemporaine de la schizophrénie.
La schizophrénie et les épisodes maniaques associés au trouble bipolaire peuvent également être associés à un risque accru de manifestations liées au suicide. Les patients à risque élevé doivent donc faire l’objet d’une surveillance étroite et d’une prise en charge clinique appropriée en plus de suivre leur traitement pharmacologique.
Comme on sait que les patients ayant des antécédents de manifestations liées au suicide sont également plus exposés aux idées suicidaires ou risquent davantage de faire une tentative de suicide, il faut les suivre de près pendant le traitement.
Dans un essai clinique sur le traitement de la manie bipolaire par les comprimés à libération prolongée de fumarate de quétiapine, la fréquence des idées suicidaires ou des comportements suicidaires apparaissant pendant le traitement, telle que mesurée par la Columbia Analysis of Suicidal Behaviour, a été de 1,3 % dans le groupe sous traitement actif et de 3,8 % dans le groupe sous placebo.
Dans un essai clinique sur le traitement de la dépression bipolaire par les comprimés à libération prolongée de fumarate de quétiapine, la fréquence des idées suicidaires ou des comportements suicidaires apparaissant pendant le traitement, telle que mesurée par la Columbia Analysis of Suicidal Behaviour, a été de 0,7 % dans le groupe sous traitement actif et de 1,4 % dans le groupe sous placebo.
Lors des essais cliniques sur le traitement aigu du TDM, la fréquence des idées suicidaires ou des tentatives de suicide survenant pendant le traitement a été de 0,7 % chez les patients recevant les comprimés à libération prolongée de fumarate de quétiapine et de 0,7 % chez les patients sous placebo. Dans une étude à répartition aléatoire à plus long terme sur le sevrage de patients atteints de TDM, la fréquence de ces événements durant le traitement à répartition aléatoire a été de 0,3 % dans le cas des comprimés à libération prolongée de fumarate de quétiapine et de 0,5 % dans le cas du placebo.
Une méta-analyse menée par la FDA incluant des essais cliniques contrôlés par placebo portant sur des antidépresseurs chez environ 4400 enfants et adolescents et 77 000 patients adultes atteints de troubles psychiatriques a révélé un risque accru de comportement suicidaire lié aux antidépresseurs comparativement au placebo chez les enfants, les adolescents et les jeunes adultes de moins de 25 ans. Cette méta-analyse n’a pas inclus d’études utilisant la quétiapine.
Fonction rénale
À l’exception d’une étude portant sur une faible dose unique (subclinique) de la préparation à libération immédiate de quétiapine (voir 10.3 Pharmacocinétique – Populations particulières et états pathologiques), les données sur l’emploi des comprimés à libération prolongée de fumarate de quétiapine chez les insuffisants rénaux sont rares. Teva-Quetiapine XR doit donc être administré avec prudence dans les cas connus d’insuffisance rénale, en particulier au cours de la période initiale d’ajustement posologique (voir 4 POSOLOGIE ET ADMINISTRATION).
Appareil cutané
Des effets indésirables cutanés graves pouvant menacer le pronostic vital, y compris le syndrome de Stevens-Johnson, l’épidermolyse bulleuse toxique, la pustulose exanthématique aiguë généralisée (PEAG), l’érythème polymorphe et le syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), ont été signalés durant le traitement par la quétiapine. Ceux-ci se manifestent généralement par un ou plusieurs des symptômes suivants : éruption cutanée étendue pouvant être prurigineuse ou pustuleuse, dermatite exfoliatrice, fièvre, lymphadénopathie et parfois, éosinophilie ou neutrophilie. Advenant un tel effet indésirable, cesser l’administration de quétiapine.
7.1 Cas particuliers
7.1.1 Grossesse
Il y a lieu de signaler aux patientes qu’elles doivent prévenir leur médecin traitant si elles deviennent enceintes ou envisagent une grossesse pendant le traitement par la quétiapine. L’efficacité et l’innocuité de la quétiapine pendant la grossesse n’ont pas été établies. À la suite de certaines grossesses pendant lesquelles la quétiapine avait été utilisée, on a rapporté des symptômes de sevrage néonataux. Par conséquent, cet agent ne doit être administré pendant la grossesse que si les bienfaits escomptés justifient les risques possibles.
Teva-Quetiapine XR ne doit pas être utilisé pendant la grossesse si les avantages prévus pour la mère ne l’emportent pas considérablement sur les risques potentiels pour le fœtus.
7.1.2 Allaitement
Des comptes rendus ont été publiés qui indiquent que la quétiapine se retrouve dans le lait maternel chez l’être humain, mais les concentrations indiquées varient de l’un à l’autre. Par conséquent, les femmes qui allaitent doivent être informées qu’il est préférable qu’elles s’abstiennent d’allaiter pendant le traitement par Teva-Quetiapine XR.
7.1.3 Enfants
Enfants et adolescents (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité du fumarate de quétiapine à libération prolongée n’ont pas été établies chez les enfants et les adolescents. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
Un gain pondéral a été observé chez les enfants et les adolescents recevant des antipsychotiques atypiques. Le gain pondéral peut être associé à des variations défavorables d’autres paramètres métaboliques (p. ex. métabolisme du glucose et des lipides), indépendamment de tout effet particulier d’un médicament. Un poids et un état métabolique anormaux durant l’enfance peuvent avoir des effets néfastes sur la santé cardiovasculaire à l’âge adulte. Le gain pondéral associé à l’utilisation d’antipsychotiques atypiques ainsi que les effets indésirables observés sur les autres paramètres métaboliques peuvent être plus fréquents ou plus graves chez les enfants et les adolescents que chez les adultes.
Les hausses de tension artérielle (non observées chez les adultes) sont plus fréquentes chez les patients de moins de 18 ans traités par la quétiapine que chez ceux qui prennent un placebo. De plus, l’augmentation de l’appétit, les hausses de la prolactine sérique, les vomissements, la rhinite et la syncope ont été plus fréquents chez les patients de moins de 18 ans traités par la quétiapine que chez les adultes. En effet, l’augmentation de l’appétit, les hausses de la prolactine sérique et les vomissements étaient très fréquents chez les enfants et les adolescents, et fréquents chez les adultes. La rhinite et la syncope étaient fréquentes chez les enfants et les adolescents, alors qu’elles l’étaient peu chez les adultes (voir 8.2.1. Effets indésirables observés au cours des essais cliniques – Enfants).
Les données sur l’innocuité à long terme, y compris les effets cardiométaboliques et les effets sur la croissance, la maturation et le développement comportemental, n’ont pas été évaluées de manière systématique chez les patients âgés de moins de 18 ans.
Nouveau-nés : Les nouveau-nés qui sont exposés à des antipsychotiques, y compris Teva-Quetiapine XR, pendant le troisième trimestre de la grossesse sont à risque de présenter des symptômes extrapyramidaux et/ou de sevrage après l’accouchement. En effet, des cas d’agitation, d’hypertonie, d’hypotonie, de tremblements, de somnolence, de détresse respiratoire et de troubles de l’alimentation ont été signalés chez de tels nouveau-nés. La gravité de ces complications étant variable, dans certains cas, les symptômes se sont avérés spontanément résolutifs, tandis que dans d’autres, les nouveau-nés ont eu besoin d’un soutien prolongé à l’unité des soins intensifs et d’une hospitalisation prolongée.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Le nombre de patients âgés de 65 ans ou plus ayant reçu des comprimés à libération prolongée de fumarate de quétiapine dans le cadre d’essais cliniques était limité (n = 68). Par rapport aux patients plus jeunes, la clairance plasmatique moyenne de la quétiapine était réduite de 30 % à 50 % chez les patients âgés. De surcroît, cette population souffrant plus souvent de troubles hépatiques, rénaux, cardiovasculaires et du système nerveux central, et ayant plus souvent recours à des médicaments concomitants, l’utilisation de la quétiapine chez les patients âgés doit s’accompagner de précautions (voir 4 POSOLOGIE ET ADMINISTRATION).
Dans un essai clinique mené chez des patients âgés (66 à 89 ans) qui n’étaient pas déments, mais qui présentaient un TDM, la tolérabilité des comprimés à libération prolongée de fumarate de quétiapine administrés une fois par jour s’est révélée comparable à celle qui a été observée chez les adultes plus jeunes (18 à 65 ans), sauf en ce qui a trait à la fréquence des symptômes extrapyramidaux (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Dyskinésie tardive et symptômes extrapyramidaux, 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES).
Emploi chez les patients âgés atteints de démence
Mortalité globale : Les patients âgés atteints d’une psychose liée à la démence qui sont traités par des antipsychotiques atypiques présentent un risque accru de décès. Une méta-analyse de 13 essais contrôlés utilisant divers antipsychotiques atypiques a révélé que le taux de mortalité est plus élevé chez les patients âgés atteints de démence qui sont traités par des antipsychotiques atypiques, y compris le fumarate de quétiapine à libération prolongée, que chez les patients recevant un placebo.
Dans deux essais contrôlés par placebo où cette population de patients recevait la quétiapine par voie orale, on a observé une fréquence de mortalité de 5,5 % chez les patients traités par la quétiapine par comparaison à 3,2 % chez les patients sous placebo.
Teva-Quetiapine XR n’est pas indiqué pour le traitement des patients âgés atteints d’une psychose liée à la démence.
Troubles vasculaires cérébraux : Une augmentation du risque d’événements vasculaires cérébraux a été observée avec l’emploi de certains antipsychotiques atypiques dans la population de patients atteints de démence. On ignore quel est le mécanisme à l’origine de ce risque accru. En ce qui a trait à la quétiapine, les données sont insuffisantes pour établir si cet agent est associé à une hausse du risque d’événements cérébrovasculaires, mais on ne peut exclure la possibilité d’un risque plus élevé. Teva-Quetiapine XR n’est pas indiqué chez les patients atteints de démence.
Angiopathie : La quétiapine doit être utilisée avec prudence chez les patients qui présentent des facteurs de risque ou des antécédents d’AVC.
Dysphagie : La prise d’antipsychotique a été associée à des cas de dysmotilité œsophagienne et d’aspiration. La pneumonie par aspiration est une cause courante de morbidité et de mortalité chez les patients âgés, surtout dans les cas de maladie d’Alzheimer avancée. La prudence s’impose lorsqu’on administre de la quétiapine ou un autre antipsychotique à des patients exposés à la pneumonie par aspiration (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil digestif et 8 EFFETS INDÉSIRABLES).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
La fréquence des manifestations indésirables indiquées représente le pourcentage de personnes ayant éprouvé au moins une fois une manifestation indésirable au cours du traitement et appartenant à un des types énumérés ci-dessous. Ont été considérées comme liées au traitement les réactions ne s’étant jamais manifestées auparavant ou dont la gravité s’est accrue par rapport à l’état initial.
Les effets indésirables ayant été signalés le plus fréquemment (≥ 10 %) lors de l’emploi de la quétiapine durant les essais cliniques et après la commercialisation du produit sont la somnolence, les étourdissements, la xérostomie, les symptômes de sevrage (arrêt du traitement), la hausse des triglycérides sériques, la hausse du cholestérol total (surtout du C-LDL), la baisse du C-HDL, le gain pondéral, la baisse de l’hémoglobine et les symptômes extrapyramidaux.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel. Les valeurs citées fournissent cependant au médecin prescripteur une base utile pour évaluer le rôle relatif du médicament et des facteurs non médicamenteux dans la fréquence des effets secondaires sur les populations étudiées.
Effets indésirables associés à l’arrêt du traitement
Essais cliniques de courte durée contrôlés par placebo :
Schizophrénie : Eu égard à la fréquence des manifestations indésirables associées à l’arrêt du traitement, aucune différence n’a été observée dans les essais cliniques de courte durée contrôlés par placebo sur la schizophrénie entre les comprimés à libération prolongée de fumarate de quétiapine et le placebo. En effet, dans l’ensemble, 6,4 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine ont interrompu le traitement en raison de manifestations indésirables, comparativement à 7,5 % dans le cas des patients qui prenaient le placebo.
Trouble bipolaire
Manie bipolaire : Dans un essai contrôlé par placebo d’une durée de 3 semaines sur la manie bipolaire, 4,6 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine ont interrompu leur traitement en raison de manifestations indésirables, comparativement à 8,1 % dans le cas des patients sous placebo.
Dépression bipolaire : Dans un essai contrôlé par placebo d’une durée de 8 semaines sur la dépression bipolaire, 13,1 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine ont interrompu leur traitement en raison de manifestations indésirables, comparativement à 3,6 % dans le cas des patients sous placebo. La sédation (6,6 %) et la somnolence (3,6 %) sont les effets indésirables ayant causé le plus grand nombre d’abandons du traitement chez les patients recevant les comprimés à libération prolongée de fumarate de quétiapine.
Trouble dépressif majeur : Dans les essais contrôlés par placebo sur le traitement monothérapeutique du TDM, 14,3 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine ont mis fin à leur traitement en raison de manifestations indésirables, comparativement à 4,5 % dans le cas des patients ayant reçu le placebo. Lors d’un essai contrôlé par placebo sur le traitement monothérapeutique du TDM chez des personnes âgées, la présence d’effets indésirables a causé l’abandon du traitement chez 9,6 % de celles qui recevaient les comprimés à libération prolongée de fumarate de quétiapine, tandis que chez les patients sous placebo, cette proportion ne s’est élevée qu’à 4,1 %.
Effets indésirables observés fréquemment dans les essais cliniques de courte durée contrôlés par placebo
Schizophrénie : Les effets indésirables ayant été le plus fréquemment observés lors d’un traitement aigu par les comprimés à libération prolongée de fumarate de quétiapine (fréquence d’au moins 5 % et d’au moins 5 % supérieure à la fréquence observée avec le placebo) sont la sédation, la xérostomie, la somnolence et les étourdissements.
Trouble bipolaire
Manie bipolaire : Les effets indésirables ayant été le plus fréquemment observés lors d’un traitement aigu par les comprimés à libération prolongée de fumarate de quétiapine (fréquence d’au moins 5 % et d’au moins 5 % supérieure à la fréquence observée avec le placebo) sont la sédation, la xérostomie, la somnolence, la constipation, les étourdissements, le gain pondéral et la dysarthrie.
Dépression bipolaire : Les effets indésirables ayant été le plus fréquemment observés lors d’un traitement aigu par les comprimés à libération prolongée de fumarate de quétiapine (fréquence d’au moins 5 % et d’au moins 5 % supérieure à la fréquence observée avec le placebo) sont la xérostomie, la somnolence, la sédation, l’augmentation de l’appétit, le gain pondéral et la dyspepsie.
Trouble dépressif majeur : Les effets indésirables ayant été le plus fréquemment observés lors d’un traitement monothérapeutique aigu par les comprimés à libération prolongée de fumarate de quétiapine (fréquence d’au moins 5 % et d’au moins 5 % supérieure à la fréquence observée avec le placebo) sont la xérostomie, la sédation, la somnolence, les étourdissements et la fatigue.
Fréquence des effets indésirables dans les essais cliniques contrôlés par placebo
Le Tableau 1 présente, arrondie au pourcentage le plus près, la fréquence des effets indésirables dont la survenue a été observée pendant le traitement d’épisodes aigus de schizophrénie (jusqu’à 6 semaines durant) chez ≥ 1 % des patients traités par les comprimés à libération prolongée de fumarate de quétiapine (doses allant de 300 à 800 mg/jour), et qui se sont manifestés plus souvent chez les patients traités par les comprimés à libération prolongée de fumarate de quétiapine que chez les patients recevant le placebo. Tableau 1 – Effets indésirables observés chez au moins 1 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine (doses allant de 300 à 800 mg/jour), survenus plus fréquemment dans cette population que chez les sujets ayant reçu un placebo dans des essais de phase III de courte durée, contrôlés par placebo, sur le traitement de la schizophrénie
| Système ou appareil et terme MedDRAa | Pourcentage de sujets ayant connu des effets indésirables* | |
Comprimés à libération prolongée de fumarate de quétiapine | Placebo | |
| (n = 951) | (n = 319) | |
| Organisme entier | ||
| Fatigue | 3 | 2 |
| Anxiété | 2 | 1 |
| Irritabilité | 1 | 0 |
| Pyrexie | 1 | 0 |
| Système nerveux | ||
| Sédation | 13 | 7 |
| Somnolence | 12 | 4 |
| Étourdissements | 10 | 4 |
| Tremblements | 2 | 1 |
| Agitation | 2 | 1 |
| Appareil digestif | ||
| Xérostomie | 12 | 1 |
| Constipation | 6 | 5 |
| Dyspepsie | 5 | 2 |
| Appareil cardiovasculaire | ||
| Hypotension orthostatique | 7 | 5 |
| Hypotension | 3 | 1 |
| Tachycardie | 3 | 1 |
| Augmentation de la fréquence cardiaque | 4 | 1 |
| Troubles métaboliques et nutritionnels | ||
| Augmentation de l’appétit | 2 | 0 |
| Organes des sens | ||
| Vue brouillée | 2 | 1 |
* Les effets dont la fréquence était la même ou moindre avec les comprimés à libération prolongée de fumarate de quétiapine qu’avec le placebo n’apparaissent pas dans le tableau, mais comprennent les manifestations suivantes : céphalées, insomnie et nausées.
- a) Les patients ayant présenté plusieurs effets regroupés sous le même terme privilégié ne sont comptés qu’une seule fois par terme.
Le Tableau 2 présente, arrondie au pourcentage le plus près, la fréquence des effets indésirables dont la survenue a été observée pendant le traitement d’épisodes aigus de manie bipolaire (jusqu’à 3 semaines durant) chez ≥ 1 % des patients qui étaient traités par les comprimés à libération prolongée de fumarate de quétiapine (doses allant de 300 à 800 mg/jour), ces effets s’étant manifestés avec une plus grande fréquence chez les patients qui étaient traités par les comprimés à libération prolongée de fumarate de quétiapine que chez les patients qui recevaient le placebo.
Tableau 2 – Effets indésirables observés chez au moins 1 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine (doses allant de 300 à 800 mg/jour), survenus plus fréquemment dans cette population que chez les sujets ayant reçu un placebo dans un essai de phase III de courte durée (3 semaines), contrôlé par placebo, sur le traitement de la manie bipolaire
| Système ou appareil et terme MedDRAa | Pourcentage de sujets ayant connu des effets indésirables* | |
Comprimés à libération prolongée de fumarate de quétiapine | Placebo | |
| (n = 151) | (n = 160) | |
| Troubles généraux et anomalies au point d’administration | ||
| Fatigue | 7 | 4 |
| Contusion | 1 | 0 |
| Douleur | 1 | 0 |
| Troubles du système nerveux | ||
| Sédation | 34 | 8 |
| Somnolence | 17 | 4 |
| Étourdissements | 10 | 4 |
| Dysarthrie | 5 | 0 |
| Léthargie | 2 | 1 |
| Apathie | 2 | 1 |
| Étourdissements orthostatiques | 1 | 0 |
| Troubles gastro-intestinaux | ||
| Xérostomie | 34 | 7 |
| Constipation | 10 | 3 |
| Système ou appareil et terme MedDRAa | Pourcentage de sujets ayant connu des effets indésirables* | |
Comprimés à libération prolongée de fumarate de quétiapine | Placebo | |
| (n = 151) | (n = 160) | |
| Dyspepsie | 7 | 4 |
| Dentalgie | 3 | 1 |
| Troubles cardiovasculaires | ||
| Augmentation de la fréquence cardiaque | 3 | 0 |
| Hypotension orthostatique | 3 | 0 |
| Tachycardie | 2 | 1 |
| Troubles métaboliques et nutritionnels | ||
| Gain pondéral | 7 | 1 |
| Augmentation de l’appétit | 4 | 2 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Dorsalgie | 3 | 2 |
| Arthralgie | 1 | 0 |
| Troubles psychiatriques | ||
| Rêves étranges | 3 | 0 |
| Trouble bipolaire I | 1 | 0 |
| Troubles respiratoires | ||
| Congestion nasale | 5 | 1 |
| Sécheresse de la gorge | 1 | 0 |
| Organes des sens | ||
| Vue brouillée | 2 | 1 |
* Les effets dont la fréquence était la même ou moindre avec les comprimés à libération prolongée de fumarate de quétiapine qu’avec le placebo n’apparaissent pas dans le tableau.
a)
Les pourcentages apparaissant dans le tableau sont arrondis.
Les patients ayant présenté plusieurs effets regroupés sous le même terme privilégié ne sont comptés qu’une seule fois par terme.
Le Tableau 3 présente, arrondie au pourcentage le plus près, la fréquence des effets indésirables dont la survenue a été observée pendant le traitement d’épisodes aigus (8 semaines) de dépression bipolaire chez ≥ 1 % des patients traités par les comprimés à libération prolongée de fumarate de quétiapine (doses de 300 mg/jour), et qui se sont manifestés plus souvent chez les patients traités par les comprimés à libération prolongée de fumarate de quétiapine que chez les patients recevant le placebo.
Tableau 3 – Effets indésirables observés chez au moins 1 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine (doses de 300 mg/jour), survenus plus fréquemment dans cette population que chez les sujets ayant reçu un placebo dans un essai de phase III de courte durée (8 semaines), contrôlé par placebo, sur le traitement de la dépression bipolaire
| Système ou appareil et terme MedDRAa | Pourcentage de sujets ayant connu des effets indésirables* | |
Comprimés à libération prolongée de fumarate de quétiapine (n = 137) | Placebo (n = 140) | |
| Troubles généraux | ||
| Fatigue | 6 | 2 |
| Irritabilité | 4 | 3 |
| Anxiété | 2 | 1 |
| Troubles du système nerveux | ||
| Somnolence | 29 | 6 |
| Sédation | 23 | 7 |
| Étourdissements | 13 | 11 |
| Paresthésie | 3 | 2 |
| Dysarthrie | 2 | 0 |
| Troubles de l’attention | 2 | 1 |
| Hypersomnie | 1 | 0 |
| Acathisie | 1 | 0 |
| Altération mentale | 1 | 0 |
| Troubles gastro-intestinaux | ||
| Xérostomie | 37 | 7 |
| Constipation | 8 | 6 |
| Dyspepsie | 7 | 1 |
| Dentalgie | 3 | 0 |
| Troubles cardiovasculaires | ||
| Augmentation de la fréquence cardiaque | 1 | 0 |
| Infection et infestations | ||
| Gastro-entérite virale | 4 | 1 |
| Infection des voies urinaires | 2 | 0 |
| Troubles métaboliques et nutritionnels | ||
| Augmentation de l’appétit | 12 | 6 |
| Système ou appareil et terme MedDRAa | Pourcentage de sujets ayant connu des effets indésirables* | |
Comprimés à libération prolongée de fumarate de quétiapine (n = 137) | Placebo (n = 140) | |
| Gain pondéral | 7 | 1 |
| Diminution de l’appétit | 2 | 1 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Arthralgie | 4 | 1 |
| Dorsalgie | 3 | 1 |
| Spasmes musculaires | 3 | 1 |
| Cervicalgie | 1 | 0 |
| Troubles psychiatriques | ||
| Rêves étranges | 3 | 0 |
| État confusionnel | 1 | 0 |
| Désorientation | 1 | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Hyperhidrose | 2 | 1 |
* Les effets dont la fréquence était la même ou moindre avec les comprimés à libération prolongée de fumarate de quétiapine qu’avec le placebo n’apparaissent pas dans le tableau. Les pourcentages apparaissant dans le tableau sont arrondis.
- a) Les patients ayant présenté plusieurs effets regroupés sous le même terme privilégié ne sont comptés qu’une seule fois par terme.
Le Tableau 4 présente, arrondie au pourcentage le plus près, la fréquence des effets indésirables dont la survenue a été observée pendant le traitement monothérapeutique aigu (jusqu’à 8 semaines durant) du TDM chez ≥ 1 % des patients traités par les comprimés à libération prolongée de fumarate de quétiapine (doses de 50 à 300 mg/jour), et qui se sont manifestés plus souvent chez les patients traités par les comprimés à libération prolongée de fumarate de quétiapine que chez les patients recevant le placebo.
Tableau 4 – Effets indésirables observés chez au moins 1 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine (doses de 50 à 300 mg/jour), survenus plus fréquemment dans cette population que chez les sujets ayant reçu un placebo dans des essais de phase III de courte durée, contrôlés par placebo, sur le traitement monothérapeutique du TDM
| Système ou appareil et terme MedDRAa,b | Pourcentage de sujets ayant connu des effets indésirables* | |
Comprimés à libération prolongée de fumarate de quétiapine | Placebo | |
| (n = 1149) | (n = 648) | |
| Troubles généraux et anomalies au point d’administration | ||
| Fatigue | 7 | 2 |
| Irritabilité | 4 | 3 |
| Troubles du système nerveux | ||
| Sédation | 28 | 4 |
| Somnolence | 24 | 7 |
| Étourdissements | 14 | 8 |
| Troubles de l’attention | 2 | < 1 |
| Hypersomnie | 2 | < 1 |
| Léthargie | 2 | 1 |
| Troubles gastro-intestinaux | ||
| Xérostomie | 35 | 8 |
| Constipation | 8 | 4 |
| Vomissements | 3 | 1 |
| Dyspepsie | 4 | 3 |
| Troubles métaboliques et nutritionnels | ||
| Augmentation de l’appétit | 5 | 3 |
| Gain pondéral | 3 | < 1 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Dorsalgie | 3 | 2 |
| Myalgie | 3 | 2 |
| Raideurs musculosquelettiques | 2 | 1 |
| Troubles psychiatriques | ||
| Rêves étranges | 2 | 1 |
| Troubles respiratoires | ||
| Système ou appareil et terme MedDRAa,b | Pourcentage de sujets ayant connu des effets indésirables* | |
Comprimés à libération prolongée de fumarate de quétiapine | Placebo | |
| (n = 1149) | (n = 648) | |
| Congestion nasale | 2 | 1 |
| Organes des sens | ||
| Vue brouillée | 3 | 2 |
* Les effets dont la fréquence était la même ou moindre avec les comprimés à libération prolongée de fumarate de quétiapine qu’avec le placebo n’apparaissent pas dans le tableau. Les pourcentages apparaissant dans le tableau sont arrondis.
- a) Les patients ayant présenté plusieurs effets regroupés sous le même terme privilégié ne sont comptés qu’une seule fois par terme.
- b) Les manifestations indésirables suivantes, dont la fréquence n’a pas atteint 1 % chez les patients recevant le placebo, ont été observées chez 1 % des patients traités par les comprimés à libération prolongée de fumarate de quétiapine : frissons, dysarthrie, dysgueusie, apathie, acathisie, étourdissements orthostatiques, tachycardie, syndrome des jambes sans repos, reflux gastro-œsophagien pathologique, douleur pharyngolaryngée et agitation.
Le Tableau 5 présente la fréquence des effets indésirables liés à la dose dont la survenue a été observée pendant le traitement monothérapeutique aigu (6 semaines) à doses fixes chez ≥ 1 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine (doses de 50 à 300 mg/jour), et qui se sont manifestés plus souvent chez les patients traités par les comprimés à libération prolongée de fumarate de quétiapine à 150 ou 300 mg que chez les patients ayant reçu seulement 50 mg ou ayant pris le placebo.
Tableau 5 – Effets indésirables liés à la dose, observés chez au moins 1 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine (doses de 50, 150 et 300 mg/jour), survenus plus fréquemment aux doses de 150 ou 300 mg que chez les sujets ayant reçu seulement 50 mg ou ayant pris le placebo dans des essais de phase III de courte durée, contrôlés par placebo, sur le traitement monothérapeutique (doses fixes) du TDM
| Système ou appareil et terme MedDRAa | Pourcentage de sujets ayant connu des effets indésirables* | |||
| Placebo | Comprimés à libération prolongée de fumarate de quétiapine | Comprimés à libération prolongée de fumarate de quétiapine | Comprimés à libération prolongée de fumarate de quétiapine | |
| (n = 338) | 50 mg | 150 mg | 300 mg | |
| (n = 181) | (n = 328) | (n = 331) | ||
| Troubles généraux et anomalies au point d’administration | ||||
| Douleur | 0 | 1 | 1 | 2 |
| Frissons | 0 | 1 | 0 | 2 |
| Troubles du système nerveux | ||||
| Sédation | 6 | 27 | 37 | 34 |
| Somnolence | 9 | 18 | 22 | 28 |
| Étourdissements | 8 | 9 | 13 | 15 |
| Dysarthrie | 0 | 1 | 1 | 3 |
| Troubles de l’attention | 0 | 1 | 2 | 2 |
| Hypoesthésie | 1 | 0 | 1 | 2 |
| Acathisie | 1 | 0 | 2 | 1 |
| Léthargie | 1 | 2 | 3 | 1 |
| Paresthésie | 1 | 1 | 2 | 1 |
| Hypersomnie | 0 | 1 | 2 | 1 |
| Troubles gastro-intestinaux | ||||
| Xérostomie | 9 | 22 | 36 | 40 |
| Constipation | 4 | 7 | 7 | 9 |
| Nausées | 8 | 8 | 12 | 9 |
| Vomissements | 2 | 2 | 4 | 5 |
| Dyspepsie | 3 | 2 | 5 | 4 |
Reflux gastro- œsophagien pathologique | 0 | 0 | 1 | 2 |
| Distension abdominale | 1 | 0 | 0 | 2 |
| Douleur abdominale | 1 | 1 | 2 | 1 |
Troubles cardiovasculaires | ||||
| Tachycardie | 0 | 1 | 2 | 1 |
| Troubles métaboliques et nutritionnels | ||||
| Augmentation de l’appétit | 3 | 4 | 5 | 4 |
| Gain pondéral | 1 | 1 | 2 | 3 |
| Système ou appareil et terme MedDRAa | Pourcentage de sujets ayant connu des effets indésirables* | |||
| Placebo | Comprimés à libération prolongée de fumarate de quétiapine | Comprimés à libération prolongée de fumarate de quétiapine | Comprimés à libération prolongée de fumarate de quétiapine | |
| (n = 338) | 50 mg | 150 mg | 300 mg | |
| (n = 181) | (n = 328) | (n = 331) | ||
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||||
| Dorsalgie | 2 | 2 | 5 | 5 |
| Arthralgie | 2 | 2 | 3 | 3 |
| Myalgie | 2 | 4 | 5 | 3 |
| Raideurs musculaires | 1 | 1 | 0 | 2 |
| Troubles psychiatriques | ||||
| Anxiété | 2 | 1 | 2 | 3 |
| Rêves étranges | 3 | 2 | 4 | 2 |
| Agitation | 0 | 0 | 1 | 2 |
| Cauchemars | 1 | 1 | 1 | 2 |
| Infections et infestations | ||||
| Rhinopharyngite | 3 | 2 | 4 | 3 |
| Gastro-entérite | 0 | 1 | 2 | 1 |
| Troubles respiratoires | ||||
| Congestion nasale | 2 | 1 | 2 | 3 |
| Congestion des sinus | 1 | 1 | 2 | 2 |
| Dyspnée | 1 | 1 | 1 | 2 |
| Épistaxis | 0 | 1 | 0 | 2 |
| Sécheresse nasale | 0 | 0 | 1 | 1 |
| Organes des sens | ||||
| Vue brouillée | 1 | 2 | 3 | 5 |
* Les effets dont la fréquence était la même ou moindre avec les comprimés à libération prolongée de fumarate de quétiapine qu’avec le placebo n’apparaissent pas dans le tableau.
- a) Les patients ayant présenté plusieurs effets regroupés sous le même terme privilégié ne sont comptés qu’une seule fois par terme.
Le Tableau 6 présente, arrondie au pourcentage le plus près, la fréquence des effets indésirables dont la survenue a été observée pendant le traitement monothérapeutique aigu (jusqu’à 9 semaines durant) de patients âgés atteints de TDM, effets apparus chez ≥ 1 % des patients traités par les comprimés à libération prolongée de fumarate de quétiapine (doses de 50 à 300 mg/jour), et qui se sont manifestés plus souvent chez les patients traités par les comprimés à libération prolongée de fumarate de quétiapine que chez les patients recevant le placebo.
Tableau 6 – Effets indésirables observés chez au moins 1 % des patients recevant les comprimés à libération prolongée de fumarate de quétiapine (doses de 50 à 300 mg/jour), survenus plus fréquemment dans cette population que chez les sujets ayant reçu un placebo dans un essai de phase III de courte durée, contrôlé par placebo, sur le traitement monothérapeutique du TDM chez des personnes âgées
| Système ou appareil et terme MedDRAa,b | Pourcentage de sujets ayant connu des effets indésirables* | |
Comprimés à libération prolongée de fumarate de quétiapine | Placebo | |
| (n = 166) | (n = 172) | |
| Troubles généraux et anomalies au point d’administration | ||
| Fatigue | 8 | 3 |
| Asthénie | 4 | 1 |
| Troubles du système nerveux | ||
| Somnolence | 33 | 8 |
| Céphalées | 19 | 14 |
| Étourdissements | 18 | 15 |
| Sédation | 5 | 1 |
| Dysgueusie | 2 | 1 |
| Trouble de l’équilibre | 2 | 1 |
| Étourdissements orthostatiques | 2 | 1 |
| Acathisie | 2 | 1 |
| Troubles gastro-intestinaux | ||
| Xérostomie | 20 | 10 |
| Constipation | 5 | 2 |
| Douleurs abdominales hautes | 3 | 2 |
| Dyspepsie | 2 | 1 |
| Troubles cardiovasculaires | ||
| Hypotension | 2 | 0 |
| Troubles métaboliques et nutritionnels | ||
| Gain pondéral | 5 | 4 |
| Diminution pondérale | 2 | 1 |
| Système ou appareil et terme MedDRAa,b | Pourcentage de sujets ayant connu des effets indésirables* | |
Comprimés à libération prolongée de fumarate de quétiapine | Placebo | |
| (n = 166) | (n = 172) | |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Dorsalgie | 2 | 1 |
| Trouble extrapyramidal | 4 | 1 |
| Douleur dans les membres | 2 | 1 |
| Troubles respiratoires | ||
| Congestion nasale | 2 | 0 |
* Les effets dont la fréquence était la même ou moindre avec les comprimés à libération prolongée de fumarate de quétiapine qu’avec le placebo n’apparaissent pas dans le tableau. Les pourcentages apparaissant dans le tableau sont arrondis.
- a) Les patients ayant présenté plusieurs effets regroupés sous le même terme privilégié ne sont comptés qu’une seule fois par terme.
- b) Les manifestations indésirables suivantes, dont la fréquence n’a pas atteint 1 % chez les patients recevant le placebo, ont été observées chez 1 % des patients traités par les comprimés à libération prolongée de fumarate de quétiapine : hypersomnie, syndrome des jambes sans repos, entorse articulaire, faiblesse musculaire, douleur pharyngolaryngée et vue brouillée.
Autres réactions indésirables
Gain pondéral : Selon la base de données cumulatives sur les essais cliniques contrôlés par placebo sur le traitement aigu, un gain pondéral a été constaté (gain pondéral ≥ 7 % par rapport aux données de départ) chez 9,6 % des patients traités par la quétiapine, comparativement à 3,8 % des patients sous placebo. Chez l’adulte, la prise de poids survient surtout au cours des premières semaines de traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Gain pondéral).
Somnolence : Une somnolence peut se produire, habituellement pendant les deux premières semaines de traitement; elle disparaît généralement avec la poursuite du traitement par la quétiapine.
Signes vitaux : Comme dans le cas des autres antipsychotiques possédant une activité α1-adrénolytique, la quétiapine pourrait être responsable d’une hypotension orthostatique associée à de très fréquents étourdissements, à des épisodes fréquents de tachycardie et, chez certains patients, à des épisodes peu fréquents de syncope, en particulier pendant la période initiale d’ajustement posologique (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire). Dans les essais cliniques contrôlés par placebo, l’hypotension orthostatique a été signalée à une fréquence de 8 % chez les patients schizophrènes traités par la préparation à libération immédiate de quétiapine contre 2 % chez les patients schizophrènes traités par placebo. Entre le début et la fin de l’étude, la préparation à libération immédiate de quétiapine a été associée à une augmentation moyenne de la fréquence cardiaque de 3,9 battements à la minute contre 1,6 battement à la minute chez les patients traités par placebo.
Dyspnée : De fréquents cas de dyspnée sont survenus en présence de tachycardie, d’étourdissements, d’hypertension orthostatique et/ou de maladie cardiaque ou respiratoire sous-jacente.
Palpitations : De fréquents cas de palpitations sont survenus en présence de tachycardie, d’étourdissements, d’hypertension orthostatique et/ou de maladie cardiaque ou respiratoire sous-jacente.
Œdème périphérique : Comme avec d’autres antipsychotiques, des cas fréquents d’œdème périphérique ont été signalés chez des patients traités par la quétiapine.
Pyrexie : De fréquents cas de pyrexie ont été observés chez des patients traités par la quétiapine.
Vomissements : De fréquents cas de vomissements sont survenus chez des patients traités par la quétiapine, mais cet effet a surtout été observé chez les patients âgés (> 65 ans).
Asthénie légère : Comme avec d’autres agents antipsychotiques, des cas fréquents d’asthénie légère ont été signalés chez des patients traités par la quétiapine.
Modifications de l’ÉCG : Au cours des essais sur la schizophrénie, une tachycardie (> 120 bpm) s’est manifestée à un moment ou à un autre chez 0,8 % des patients traités par les comprimés à libération prolongée de fumarate de quétiapine, effet qu’aucun des patients sous placebo n’a connu. De même, lors des essais sur le traitement monothérapeutique du TDM, 0,2 % des patients traités par les comprimés à libération prolongée de fumarate de quétiapine ont souffert de tachycardie (> 120 bpm) à un moment ou à un autre, mais nul patient sous placebo n’en a été incommodé. Les comprimés à libération prolongée de fumarate de quétiapine ont été associés à une augmentation moyenne de la fréquence cardiaque — évaluée par ÉCG — de 7 battements par minute, tandis que dans le cas du placebo, on a plutôt enregistré un ralentissement moyen de 1 battement par minute. Ces variations de fréquence cadrent avec celles qui ont été observées avec la préparation à libération immédiate de quétiapine.
Cette légère tendance à la tachycardie pourrait être liée a u potentiel de la quétiapine de provoquer des changements orthos tatiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire).
Symptômes extrapyramidaux : Des cas très fréquents de symptômes extrapyramidaux (SEP) ont été signalés. Dans les essais cliniques à trois groupes contrôlés par placebo sur le traitement de la schizophrénie, la fréquence des effets indésirables potentiellement associés aux SEP observés après l’administration de comprimés à libération prolongée de fumarate de quétiapine, à des doses allant de 300 mg à 800 mg, se chiffrait à 7,5 % dans le groupe ayant reçu les comprimés à libération prolongée de fumarate de quétiapine, à 7,7 % dans le groupe ayant reçu la préparation à libération immédiate de quétiapine et à 4,7 % dans le groupe sous placebo, sans signe de relation dose-réponse. Dans ces études, la fréquence des effets indésirables individuels (p. ex. acathisie, trouble extrapyramidal, tremblements, dyskinésie, dystonie, agitation et rigidité musculaire) était généralement faible et n’a dépassé 3 % dans aucun des groupes de traitement.
À la fin du traitement, la variation moyenne du score total aux échelles SAS et BARS, par rapport à la valeur initiale, était comparable dans tous les groupes de traitement. Peu de patients ont fait un usage concomitant d’anticholinergiques, et la fréquence était comparable dans tous les groupes de traitement.
La fréquence des SEP cadrait avec celle qui a été observée avec la préparation à libération immédiate de quétiapine chez les schizophrènes. La fréquence des SEP n’a pas augmenté avec l’administration de comprimés à libération prolongée de fumarate de quétiapine.
La fréquence globale des effets indésirables liés aux SEP observée avec la quétiapine dans les essais cliniques de courte durée contrôlés par placebo sur la schizophrénie et la manie bipolaire était comparable à celle qui a été observée avec le placebo (schizophrénie : 7,8 % avec la quétiapine et 8,0 % avec le placebo; manie bipolaire : 11,2 % avec la quétiapine et 11,4 % avec le placebo). Dans les essais cliniques de courte durée contrôlés par placebo sur la dépression bipolaire, la fréquence globale des effets indésirables liés aux SEP était de 8,9 % avec la quétiapine, comparativement à 3,8 % avec le placebo. Toutefois, la fréquence individuelle des effets indésirables liés aux SEP (p. ex. acathisie, trouble extrapyramidal, tremblements, dyskinésie, dystonie, agitation, contractions musculaires involontaires, hyperactivité psychomotrice et rigidité musculaire) était généralement faible et ne dépassait pas 4 %. Dans les essais cliniques de courte durée contrôlés par placebo sur le traitement monothérapeutique du TDM, la fréquence globale des effets indésirables liés aux SEP observée avec les comprimés à libération prolongée de fumarate de quétiapine était de 5,4 %, tandis qu’elle se chiffrait à 3,2 % avec le placebo. La fréquence globale des SEP observée dans un essai clinique de courte durée contrôlé par placebo sur le traitement monothérapeutique du TDM chez des personnes âgées s’est élevée à 9,0 % avec les comprimés à libération prolongée de fumarate de quétiapine et à 2,3 % avec le placebo. Dans les études prolongées sur la schizophrénie, le trouble bipolaire et le TDM, la fréquence globale des SEP apparus en cours de traitement, ajustée en fonction de l’exposition, était comparable chez les patients sous quétiapine et chez les patients sous placebo. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux.
Vue brouillée : Des cas fréquents de vue brouillée ont été rapportés chez des patients traités par la quétiapine.
Dysarthrie : De fréquents cas de dysarthrie ont été observés chez des patients traités par la quétiapine.
Symptômes de sevrage aigus (interruption du traitement) : Lors d’essais cliniques contrôlés par placebo sur le traitement monothérapeutique aigu dans lesquels on a évalué les symptômes de sevrage, la fréquence globale observée après une interruption brusque du traitement a été de 12,1 % dans le cas de la quétiapine et de 6,7 % avec le placebo. La fréquence globale des effets indésirables individuels (p. ex. insomnie, nausées, céphalées, diarrhée, vomissements, étourdissements et irritabilité) n’a pas dépassé 5,3 % dans l’ensemble des groupes de traitement et, généralement, ces manifestations ont disparu une semaine après l’arrêt du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Rêves étranges et cauchemars : De fréquents cas de rêves étranges et de cauchemars ont été signalés par les patients sous quétiapine.
Événements liés au suicide : Pour l’ensemble des indications, la fréquence des événements liés au suicide (idées suicidaires, automutilation et suicide) dans les essais cliniques de courte durée contrôlés par placebo menés chez des patients de tous âges s’est chiffrée à 0,8 % et pour la quétiapine (76/9327), et pour le placebo (37/4845).
Dans les essais ayant été menés chez des patients schizophrènes, la fréquence des événements liés au suicide chez les patients de 18 à 24 ans a été de 1,4 % (3/212) avec la quétiapine et de 1,6 % (1/62) avec le placebo. Chez les patients âgés de ≥ 25 ans, ces valeurs se sont chiffrées à 0,8 % (13/1663) dans le cas des patients sous quétiapine et à 1,1 % (5/463) chez les patients sous placebo.
Dans les essais ayant été menés chez des patients atteints de manie bipolaire, la fréquence des événements liés au suicide chez les patients de 18 à 24 ans a été de 0 % avec la quétiapine (0/60) et le placebo (0/58), tandis que chez les patients âgés de ≥ 25 ans, ces valeurs se sont chiffrées dans les deux cas à 1,2 % (quétiapine : 6/496; placebo 6/503).
Dans les essais ayant été menés chez des patients atteints de dépression bipolaire, la fréquence des événements liés au suicide chez les patients de 18 à 24 ans a été de 3,0 % (7/233) avec la quétiapine et de 0 % (0/120) avec le placebo. Chez les patients âgés de ≥ 25 ans, ces valeurs se sont chiffrées à 1,2 % dans les deux cas (quétiapine : 19/1616; placebo : 11/622).
Dans les essais ayant été menés chez des patients atteints de TDM, la fréquence des événements liés au suicide chez les patients de 18 à 24 ans a été de 2,1 % (3/144) avec la quétiapine et de 1,3 % (1/75) avec le placebo. Chez les patients âgés de ≥ 25 ans, ces valeurs se sont chiffrées à 0,6 % (11/1798) dans le cas des patients sous quétiapine et à 0,7 % chez les patients sous placebo (7/1054) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Irritabilité : De fréquents cas d’irritabilité ont été observés chez les patients sous quétiapine.
Augmentation de l’appétit : De fréquents cas d’augmentation de l’appétit ont été observés chez les patients sous quétiapine.
Constipation : Il faut avertir les patients du risque de constipation grave pendant le traitement par les comprimés à libération prolongée de fumarate de quétiapine, et leur indiquer de prévenir le médecin en cas de survenue ou d’aggravation de la constipation, étant donné qu’ils pourraient avoir besoin de laxatifs.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
L’innocuité et l’efficacité de Teva-Quetiapine XR n’ayant pas été établies chez les enfants de moins de 18 ans, l’emploi de ce médicament n’est pas recommandé dans ce groupe d’âge.
Les effets indésirables auxquels on devrait s’attendre chez les enfants et les adolescents sont les mêmes que ceux qui sont décrits plus haut chez les adultes. Le tableau suivant présente les effets indésirables dont la catégorie de fréquence est plus élevée chez les enfants et les adolescents (âgés de 10 à 17 ans) que chez les adultes et les effets indésirables qui n’ont pas été observés dan s la population adulte, selon des données sur les préparations contenant de la quétiapine (voir 7.1 Cas particuliers).
Tableau 7 – Effets indésirables chez les enfants et les adolescents
Système ou
appareil et
terme MedDRA
Pourcentage de sujets ayant eu des effets indésirables
| Comprimés à libération immédiate de fumarate de quétiapine (n = 340)a | Placebo dans les études sur les comprimés à libération immédiate de quétiapine (n = 165)a | Comprimés à libération prolongée de fumarate de quétiapine 150-300 mg/jour (N = 92)b | Placebo dans les études sur les comprimés à libération prolongée de fumarate de quétiapine (N = 100)b | |
Troubles métaboliques et nutritionnels | ||||
| Augmentation de l’appétit | 7,6 | 2,4 | 3,3 | 3,0 |
| Épreuves de laboratoire | ||||
| Prolactinec,d | 13,4 (garçons) 8,7 (filles) | 4,0 (garçons) 0,0 (filles) | s.o. | s.o. |
Augmentation de la tension artérielle | 15,2 (systolique)e 40,6 (diastolique)e | 5,5 (systolique)e 24,5 (diastolique)e | 6,5 (systolique)f 46,7 (diastolique)f | 6,0 (systolique)f 36,0 (diastolique)f |
| Troubles gastro-intestinaux | ||||
| Vomissements | 6,5 | 5,5 | 3,3 | 3,0 |
Troubles respiratoires, thoraciques et médiastinaux | ||||
| Rhinite | 0,3 | 0,6 | 0,0 | 0,0 |
Troubles du système nerveux | ||||
| Syncope | 1,5 | 0,0 | 1,1 | 0,0 |
- a) Selon les données groupées provenant d’études contrôlées par placebo sur la schizophrénie et la manie menées chez des enfants et des adolescents.
- b) Selon les données provenant d’une étude contrôlée par placebo sur la dépression bipolaire menée chez des enfants et des adolescents.
- c) Pour la préparation à libération immédiate de quétiapine, les taux de prolactine (patients < 18 ans) étaient : > 20 mcg/L chez les garçons et > 26 mcg/L chez les filles, à n’importe quel moment. Moins de 1 % des patients ont présenté une hausse du taux de prolactine atteignant 100 mcg/L.
- d) L’étude D144AC00001 ne précise pas de valeurs relativement aux taux de prolactine associés à l’administration de comprimés à libération prolongée de fumarate de quétiapine, car les valeurs correspondant à ce paramètre sont entachées par des facteurs de confusion et sont en outre difficiles à interpréter, vu le temps écoulé entre le traitement à répartition aléatoire et la visite de rappel.
- e) Pour les comprimés à libération immédiate de fumarate de quétiapine, valeurs dépassant le seuil cliniquement significatif (d’après les critères du National Institute of Health) ou élévations de la tension artérielle > 20 mmHg (systolique) ou > 10 mmHg (diastolique) à n’importe quel moment dans deux essais de courte durée (3-6 semaines) contrôlés par placebo menés chez des enfants et des adolescents. La valeur de « n » s’élevait à 335 pour le groupe traité par la préparation à libération immédiate de quétiapine et à 163 pour le groupe sous placebo.
- f) Basé sur des hausses de la tension artérielle > 20 mmHg (systolique) ou > 10 mmHg (diastolique) à n’importe quel moment. Les sujets étaient en décubitus dorsal.
Gain pondéral chez les enfants et les adolescents : Dans un essai contrôlé par placebo d’une durée de 6 semaines mené chez des schizophrènes de 13 à 17 ans, les adolescents traités par la préparation à libération immédiate de quétiapine ont accusé un gain pondéral moyen de 2,0 kg et ceux qui avaient reçu le placebo, une perte de 0,4 kg. Un gain pondéral ≥ 7 % du poids initial a été observé chez 21 % des patients traités par la préparation à libération immédiate de quétiapine et chez 7 % des patients sous placebo.
Dans un essai contrôlé par placebo d’une durée de 3 semaines mené chez des enfants et des adolescents de 10 à 17 ans atteints de manie bipolaire, les patients traités par la préparation à libération immédiate de quétiapine ont accusé un gain pondéral moyen de 1,7 kg et ceux sous placebo, un gain de 0,4 kg. Un gain pondéral ≥ 7 % du poids initial a été observé chez 12 % des patients traités par la préparation à libération immédiate de quétiapine et chez 0 % des patients sous placebo.
Dans l’étude ouverte menée chez les patients ayant participé aux deux études susmentionnées, 63 % d’entre eux (241/380) ont été traités pendant 26 semaines par la préparation à libération immédiate de quétiapine. Après cette période, la hausse moyenne du poids corporel atteignait 4,4 kg. Un gain pondéral ≥ 7 % du poids initial a été observé chez 45 % des patients (valeurs non ajustées en fonction de la croissance normale). Afin de tenir compte de la croissance normale au cours des 26 semaines, on a considéré comme cliniquement significative une variation pondérale correspondant à une augmentation d’au moins 0,5 écart-type par rapport à l’IMC initial; 18,3 % des patients traités par la préparation à libération immédiate de quétiapine répondaient à ce critère après 26 semaines de traitement.
Dans un essai contrôlé par placebo d’une durée de 8 semaines mené chez des enfants et des adolescents de 10 à 17 ans atteints de dépression bipolaire, les patients traités par les comprimés à libération prolongée de fumarate de quétiapine ont accusé un gain pondéral moyen de 1,4 kg et ceux sous placebo, un gain de 0,6 kg. Un gain pondéral ≥ 7 % du poids initial a été observé chez 13,7 % des patients traités par les comprimés à libération prolongée de fumarate de quétiapine et chez 6,8 % des patients sous placebo.
Cumulativement, 17 % des enfants et des adolescents sous quétiapine ont pris ≥ 7 % de leur poids corporel comparativement à 2,5 % de ceux qui ont reçu le placebo dans ces études. Par contraste, selon la base de données cumulatives sur les essais cliniques contrôlés par placebo sur le traitement aigu, 9,6 % des adultes traités par la quétiapine ont présenté un gain pondéral ≥ 7 % de leur poids initial comparativement à 3,8 % des patients ayant reçu le placebo.
Symptômes extrapyramidaux chez les enfants et les adolescents : Dans les études contrôlées par placebo, la fréquence des manifestations indésirables potentiellement liées aux symptômes extrapyramidaux chez les adolescents et les enfants atteints de schizophrénie ou de manie bipolaire était plus élevée chez ceux d’entre eux qui recevaient la quétiapine, divergence qui n’a pas été observée dans les essais menés chez les adultes atteints des mêmes affections.
Dans un essai de courte durée contrôlé par placebo mené chez des adolescents de 13 à 17 ans et portant sur le traitement monothérapeutique de la schizophrénie, la fréquence globale des symptômes extrapyramidaux s’est élevée à 12,9 % dans le groupe traité par la préparation à libération immédiate de quétiapine et à 5,3 % dans le groupe sous placebo. Par contre, celle des effets indésirables individuels (p. ex. acathisie, tremblements, trouble extrapyramidal, hypokinésie, agitation, hyperactivité psychomotrice, rigidité musculaire, dyskinésie) était généralement faible et n’a pas dépassé 4,1 %, quel que soit le groupe de traitement. Dans un essai de courte durée contrôlé par placebo mené chez des enfants et des adolescents de 10 à 17 ans et portant sur le traitement monothérapeutique de la manie bipolaire, la fréquence globale des symptômes extrapyramidaux s’est élevée à 3,6 % dans le groupe traité par la préparation à libération immédiate de quétiapine et à 1,1 % dans le groupe sous placebo.
Dans un essai de courte durée contrôlé par placebo mené chez des enfants et des adolescents de 10 à 17 ans et portant sur le traitement monothérapeutique de la dépression bipolaire, la fréquence globale des symptômes extrapyramidaux s’est élevée à 1,1 % dans le groupe traité par les comprimés à libération prolongée de fumarate de quétiapine et à 0,0 % dans le groupe sous placebo.
Élévation des taux de cholestérol et de triglycérides : Des cas très fréquents (≥ 10 %) de hausses des concentrations sériques de triglycérides (≥ 1,69 mmol/L à au moins une occasion), de hausses du cholestérol total (surtout du cholestérol LDL) (≥ 5,172 mmol/L à au moins une occasion) ont été observés au cours du traitement par la quétiapine dans des essais cliniques auprès de patients âgés de moins de 18 ans.
Augmentation de la tension artérielle : Dans les essais contrôlés par placebo menés chez des enfants et des adolescents atteints de schizophrénie (durée de 6 semaines) ou de manie bipolaire (durée de 3 semaines), la fréquence des hausses de la tension artérielle systolique (≥ 20 mmHg) et diastolique (≥ 10 mmHg) observées à n’importe quel moment était respectivement de 15,2 % (51/335) et 40,6 % (136/335) chez les patients traités par la préparation à libération immédiate de quétiapine, et de 5,5 % (9/163) et 24,5 % (40/163) chez les patients sous placebo. Au cours de l’essai clinique ouvert d’une durée de 26 semaines, un enfant, qui avait des antécédents connus d’hypertension, a été victime d’une crise hypertensive.
Manifestations liées au suicide : Bien que la quétiapine ne soit pas indiquée dans ces circonstances, 1,4 % (2/147) des patients qui en ont reçu dans les essais cliniques menés chez des schizophrènes de moins de 18 ans ont présenté des manifestations liées au suicide, fréquence qui s’est élevée à 1,3 % (1/75) chez ceux qui ont reçu le placebo.
Bien que la quétiapine ne soit pas indiquée dans ces circonstances, 1,0 % (2/193) des patients qui en ont reçu dans les essais cliniques menés chez des patients de moins de 18 ans atteints de manie bipolaire ont présenté des manifestations liées au suicide, fréquence qui s’est chiffrée à 0,0 % (0/90) chez ceux qui avaient reçu le placebo.
Bien que la quétiapine ne soit pas indiquée dans ces circonstances, 1,0 % (1/92) des patients qui en ont reçu dans l’unique essai clinique mené chez des patients de 10 à 17 ans atteints de dépression bipolaire ont présenté des manifestations liées au suicide, fréquence qui s’est chiffrée à 0,0 % (0/100) chez ceux qui avaient reçu le placebo. Dans cette étude, deux manifestations additionnelles sont survenues chez deux patients pendant la phase de suivi prolongé de l’étude; au moment de la manifestation, l’un de ces patients prenait de la quétiapine.
Aucun essai n’a été mené chez des patients de moins de 18 ans atteints de trouble dépressif majeur (TDM).
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Crises convulsives : Des cas peu fréquents de crises convulsives (≥ 0,1 % – < 1 %) ont été observés chez des patients traités par la quétiapine, mais la fréquence de ces crises n’a pas dépassé la fréquence observée chez les patients recevant un placebo au cours d’essais cliniques contrôlés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux).
Syndrome des jambes sans repos : Des cas peu fréquents de syndrome des jambes sans repos ont été observés chez des patients traités par la quétiapine.
Priapisme : De rares cas de priapisme ont été signalés chez des patients prenant la quétiapine.
Somnambulisme : De rares cas de somnambulisme et d’autres effets connexes, tels que des troubles de l’alimentation liés au sommeil, ont été signalés.
Syndrome malin des neuroleptiques : Comme avec d’autres antipsychotiques, de rares cas de syndrome malin des neuroleptiques ont été signalés chez les patients traités par la quétiapine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux).
Hypothermie : De rares cas d’hypothermie ont été observés chez des patients traités par la quétiapine.
Bradycardie : Des cas peu fréquents de bradycardie et de manifestations connexes ont été signalés chez des patients traités par la quétiapine. La bradycardie peut survenir au moment de l’amorce du traitement ou peu après, et elle peut être associée à de l’hypotension et/ou à une syncope.
Pancréatite : De rares cas de pancréatite ont été signalés dans un examen de l’ensemble des essais cliniques sur la quétiapine.
Rhinite : Des cas peu fréquents de rhinite ont été observés chez des patients recevant de la quétiapine.
Hypersensibilité : On a rapporté peu fréquemment des réactions d’hypersensibilité comme l’œdème de Quincke.
Dyskinésie tardive : Des cas peu fréquents de dyskinésie tardive ont été signalés chez des patients ayant reçu de la quétiapine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux).
Dysphagie : Des cas peu fréquents de dysphagie ont été observés chez des patients traités par la quétiapine. Dans les essais cliniques, il n’y a que dans les cas de dépression bipolaire que le taux de dysphagie a été plus important avec la quétiapine qu’avec le placebo (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil digestif et 7.1 Cas particuliers).
Rétention urinaire : Des cas peu fréquents de rétention urinaire ont été observés chez les patients qui recevaient de la quétiapine.
Agranulocytose : De rares cas d’agranulocytose d’après la fréquence de patients atteints de neutropénie grave (< 0,5 x 10⁹/L) et d’infections ont été observés dans l’ensemble des essais cliniques sur la quétiapine.
Rhabdomyolyse : Des cas très rares de rhabdomyolyse ont été observés chez les patients recevant des doses thérapeutiques de quétiapine.
État de confusion : Des cas peu fréquents d ’état de confusion ont été observés chez les patients prenant de la quétiapine.
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Comme avec d’autres antipsychotiques, on a observé des cas fréquents de leucopénie et/ou de neutropénie chez des patients prenant de la quétiapine. Dans le cadre des essais cliniques et de l’utilisation du produit après sa commercialisation, des manifestations de neutropénie grave (< 0,5 x 10⁹/L), de granulocytopénie et d’agranulocytose (neutropénie grave et infection) ont été rapportées pendant l’emploi d’antipsychotiques, y compris de comprimés à libération prolongée de fumarate de quétiapine (voir 10 PHARMACOLOGIE CLINIQUE). Pour établir les cas de leucopénie, on s’est basé sur la variation des numérations cellulaires, qui, de leurs valeurs initiales normales, devaient atteindre une valeur potentiellement importante sur le plan clinique, à n’importe quel moment, dans toutes les études. Dans le cas des globules blancs, le décalage a été défini comme étant l’atteinte d’une numération < 3 × 10⁹ cellules/L à n’importe quel moment (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système sanguin et lymphatique). Si l’on tient compte des décalages (dans le cas des éosinophiles, le décalage a été défini comme étant l’atteinte d’une numération > 1 × 10⁹ cellules/L à n’importe quel moment) ainsi définis (c.-à-d. numération initiale normale atteignant une valeur pouvant être cliniquement importante à n’importe quel moment dans toutes les études), on peut stipuler que de fréquents cas d’éosinophilie ont été observés. Par contre, peu de cas de thrombocytopénie (chute de la numération plaquettaire à ≤ 100 x 109/L au moins à une occasion) ont été observés.
Une chute de l’hémoglobinémie (atteignant ≤ 130 g/L chez les hommes et ≤ 120 g/L chez les femmes) a été observée à au moins une occasion chez 11 % des patients sous quétiapine, cela dans tous les essais, y compris les essais de prolongation ouverts. Dans des essais de courte durée contrôlés par placebo, une chute de l’hémoglobinémie (atteignant ≤ 130 g/L chez les hommes et ≤ 120 g/L chez les femmes) a été observée à au moins une occasion chez 8,3 % des patients sous quétiapine, tandis que chez les patients sous placebo, cette fréquence a atteint 6,2 %.
Si l’on se fie aux comptes rendus — non associés au syndrome malin des neuroleptiques — de manifestations indésirables émanant des essais cliniques, de rares cas de hausse de la créatine phosphokinase sanguine ont été observés chez les patients sous quétiapine.
Hyperprolactinémie : De fréquents cas de hausse de la prolactine sérique (> 20 mcg/L chez les hommes et > 30 mcg/L chez les femmes) ont été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hyperprolactinémie).
Neutropénie : Lors d’essais cliniques à trois groupes contrôlés par placebo portant sur l’utilisation monothérapeutique des comprimés à libération prolongée de fumarate de quétiapine chez des patients dont la numération de neutrophiles était ≥ 1,5 × 10⁹/L au départ, le nombre de neutrophiles a été < 1,5 × 10⁹/L au moins une fois chez 1,5 % des patients traités par les comprimés à libération prolongée de quétiapine et chez 1,5 % des patients traités par les comprimés à libération immédiate de quétiapine, comparativement à 0,8 % des patients sous placebo.
Dans l’ensemble des essais cliniques de courte durée contrôlés par placebo dans lesquels les patients ne recevaient qu’un seul médicament, la numération des neutrophiles a été inférieure à 1,5 × 10⁹/L à au moins une occasion chez 1,9 % des patients sous quétiapine et chez 1,5 % des patients sous placebo, parmi ceux chez qui elle était d’au moins 1,5 × 10⁹/L au départ. Le pourcentage de sujets présentant une numération des neutrophiles se situant entre ≥ 0,5 × 10⁹/L et < 1,0 x 10⁹/L était de 0,2 % chez les patients sous quétiapine comme chez les patients sous placebo. Dans les études cliniques menées avant que le protocole ne soit modifié pour interrompre le traitement chez les patients dont la numération de neutrophiles était passée à < 1,0 × 10⁹/L au cours du traitement, dans le groupe de patients dont la numération de neutrophiles était ≥ 1,5 × 10⁹/L au départ, le nombre de neutrophiles a été < 0,5 × 10⁹/L à au moins une occasion chez 0,21 % des patients traités par la préparation à libération immédiate de quétiapine et chez 0 % des patients sous placebo (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système sanguin et lymphatique).
Élévation des transaminases : De fréquents cas d’élévation asymptomatique (taux allant de la normale au départ à > 3 fois la limite supérieure de la normale à n’importe quel moment) de l’alanine aminotransférase (ALT) ou de la gammaglutamyl transférase sériques ont été observés chez certains patients recevant de la quétiapine. Des cas peu fréquents d’élévation asymptomatique (taux allant de la normale au départ à > 3 fois la limite supérieure de la normale à n’importe quel moment) de l’aspartate aminotransférase (AST) ont été observés chez certains patients recevant de la quétiapine. Ces élévations étaient habituellement réversibles avec la poursuite du traitement (voir 7 MISES EN GARDE ET PÉECAUTIONS – Fonctions hépatique, biliaire et pancréatique).
Fonction thyroïdienne : Le traitement par la quétiapine a été associé à des réductions dose-dépendantes du taux d’hormones thyroïdiennes. Si l’on tient compte du nombre de fois où un décalage (passage d’une valeur initiale normale à une valeur pouvant être d’importance clinique, soit < 0,8 fois la limite inférieure de la normale [pmol/L] dans le cas de la T4 totale, de la T4 libre, de la T3 totale et de la T3 libre, et > 5 mUI/L dans le cas de la TSH) a été observé à n’importe quel moment après le début des essais, on peut stipuler que de fréquents cas de baisse de la T4 totale, de la T4 libre et de la T3 totale et de hausse de la TSH ont été signalés, et que les cas de diminution de la T3 libre ont été peu fréquents. Le Tableau 8 montre la fréquence de ces variations dans les essais cliniques de courte durée contrôlés par placebo.
Tableau 8 – Fréquence des décalages pouvant être d’importance clinique dans les taux d’hormones thyroïdiennes et de TSH, observée dans les essais cliniques de courte durée contrôlés par placebo*
| T4 totale | T4 libre | T3 totale | T3 libre | TSH | |||||
| Quétiapine | Placebo | Quétiapine | Placebo | Quétiapine | Placebo | Quétiapine | Placebo | Quétiapine | Placebo |
3,4 % (37/1097) | 0,6 % (4/651) | 0,7 % (52/7218) | 0,1 % (4/3668) | 0,5 % (2/369) | 0,0 % (0/113) | 0,2 % (11/5673) | 0,0 % (1/2679) | 3,2 % (240/7587) | 2,7 % (105/3912) |
* Établie d’après le nombre de cas de passage d’une valeur initiale normale à une valeur pouvant être d’importance clinique à n’importe quel moment après le début des essais, soit < 0,8 fois la limite inférieure de la normale [pmol/L] dans le cas de la T4 totale, de la T4 libre, de la T3 totale et de la T3 libre, et > 5 mUI/L dans le cas de la TSH.
Dans les essais de courte durée contrôlés par placebo dans lesquels les patients n’ont reçu qu’un seul agent, la fréquence des décalages réciproques de la T3 et de la TSH pouvant être d’importance clinique était de 0,0 % pour la quétiapine et le placebo. Quant à la fréquence des décalages de la T4 et de la TSH, elle s’élevait à 0,1 % pour la quétiapine comparativement à 0,0 % pour le placebo. En règle générale, ces variations des taux d’hormones thyroïdiennes ne sont pas associées à une hypothyroïdie symptomatique sur le plan clinique. La réduction de la T4 totale ou libre a été maximale dans les 6 premières semaines du traitement par quétiapine, sans autre réduction au cours du traitement de longue durée. On n’a observé aucune modification cliniquement significative des taux de TSH avec le temps. Dans la quasi-totalité des cas, l’arrêt du traitement par la quétiapine a été associé à une rétrocession des effets sur la T4 (libre et totale), quelle que soit la durée du traitement. Les taux de TBG sont demeurés les mêmes chez 8 patients chez qui ils avaient été mesurés au départ (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme).
Hyperglycémie : De fréquents (≥ 1 % à < 10 %) cas de hausse de la glycémie à des niveaux hyperglycémiques (glycémie à jeun ≥ 7,0 mmol/L ou glycémie non à jeun ≥ 11,1 mmol/L à au moins une occasion) ont été observés chez les patients ayant reçu de la quétiapine dans les essais cliniques. Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hyperglycémie.
Dans deux études cliniques d’appoint, à long terme et contrôlées par placebo portant sur le traitement d’entretien du trouble bipolaire, l’exposition moyenne aux comprimés à libération immédiate de fumarate de quétiapine étant de 213 jours (646 patients) et de 152 jours pour le placebo (680 patients), le taux d’élévation de la glycémie (≥ 7,0 mmol/L) plus de 8 heures après un repas — ajusté en fonction de l’exposition — était de 18,0 par 100 années-patients chez les patients traités par la préparation à libération immédiate de quétiapine (10,7 % des patients) et de 9,5 par 100 années-patients chez les patients sous placebo (4,6 % des patients).
Dans les études cliniques à court terme (durée de 12 semaines ou moins), contrôlées par placebo (3 342 sujets traités par la quétiapine et 1 490 sujets sous placebo), le pourcentage des patients dont la glycémie à jeun était ≥ 7,0 mmol/L ou dont la glycémie non à jeun était ≥ 11,1 mmol/L était de 3,5 % dans le groupe sous quétiapine et de 2,1 % dans le groupe placebo.
Dans un essai d’une durée de 24 semaines (contrôlé par traitement actif), chez 115 patients traités par les comprimés à libération immédiate de quétiapine, conçu pour évaluer la glycémie à l’aide d’épreuves d’hyperglycémie provoquée par voie orale chez tous les patients, la fréquence d’une glycémie ≥ 11,1 mmol/L apparue pendant le traitement après l’épreuve d’hyperglycémie provoquée était de 1,7 % et la fréquence d’une glycémie à jeun ≥ 7,0 mmol/L apparue pendant le traitement était de 2,6 % à la semaine 24 (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme).
Élévation des taux de cholestérol et de triglycérides : Des cas très fréquents (≥ 10 %) d’hypertriglycéridémie (≥ 2,258 mmol/L au moins à une occasion), d’hypercholestérolémie (surtout de cholestérol LDL) (≥ 6,2064 mmol/L au moins à une occasion) et de diminution du C-HDL (< 1,025 mmol/L chez les hommes et < 1,282 mmol/L chez les femmes, à un moment où à un autre) ont été observés chez les patients traités par la quétiapine, dans le cadre d’essais cliniques (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Élévation des taux de cholestérol et de triglycérides). Les variations de la lipidémie doivent être prises en charge de manière adéquate sur le plan clinique.
Dans un essai clinique de 24 semaines où l’on a mesuré directement le cholestérol LDL au lieu de le calculer, on a observé une légère augmentation du taux moyen de cholestérol total chez les patients traités par la préparation à libération immédiate de quétiapine, imputable à l’augmentation du cholestérol LDL. À la semaine 24, le taux moyen de cholestérol LDL s’était accru de 10 % chez les patients traités par la préparation à libération immédiate de quétiapine, une valeur significative sur le plan statistique. Le rapport cholestérol total/cholestérol HDL n’a pas changé de façon significative pendant le traitement par la préparation à libération immédiate de quétiapine. De plus, le taux de triglycérides (TG) n’a pas augmenté significativement et le taux de cholestérol HDL n’avait pas diminué pendant le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Élévation des taux de cholestérol et de triglycérides).
8.5 Effets indésirables signalés après la commercialisation du produit
Les effets indésirables suivants ont été signalés durant l’utilisation de comprimés à libération prolongée de fumarate de quétiapine, après leur approbation. Étant donné que ces effets sont rapportés volontairement au sein d’une population de taille incertaine, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ni d’établir un lien de causalité avec l’exposition au médicament.
Après la mise sur le marché du produit, des cas de leucopénie et/ou de neutropénie ont été rapportés pendant un traitement par la préparation à libération immédiate de quétiapine. La leucopénie et/ou la neutropénie ont disparu à l’arrêt du traitement par la préparation à libération immédiate de quétiapine. Parmi les facteurs de risque de leucopénie et/ou de neutropénie, on compte une faible numération leucocytaire préexistante et des antécédents de leucopénie et/ou de neutropénie d’origine médicamenteuse. Après la commercialisation du produit, des cas d’agranulocytose (y compris des cas mortels) ont été rapportés chez les patients qui recevaient de la quétiapine (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système sanguin et lymphatique).
Des cas de syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), de pustulose exanthématique aiguë généralisée (PEAG) et d’érythème polymorphe ont été signalés; on en ignore la fréquence exacte (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cutané).
Comme avec d’autres antipsychotiques, de rares cas d’hyperglycémie et de diabète (y compris d’exacerbation d’un diabète préexistant, d’acidocétose diabétique et de coma diabétique, dont des cas mortels), ont été rapportés sous forme regroupée (≥ 0,01 % – < 0,1 %) pendant l’utilisation des comprimés à libération immédiate de fumarate de quétiapine, parfois chez des patients sans antécédent signalé d’hyperglycémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme).
Des cas très rares de réactions anaphylactiques ont été signalés après la commercialisation du produit, y compris un cas mortel, possiblement lié au traitement par la préparation à libération immédiate de quétiapine. Le taux de cas rapportés d’anaphylaxie associée à l’emploi des comprimés à libération immédiate de fumarate de quétiapine, généralement reconnu comme étant sous-estimé en raison de la sous-déclaration, n’excède pas les estimations du taux d’incidence de base. Les estimations du taux d’incidence de base (toutes causes) d’anaphylaxie grave et mettant la vie en danger dans la population en général varient entre 80 et 210 cas par million d’années-personnes, et le taux d’incidence d’anaphylaxie médicamenteuse rapporté est de 16 cas par million d’années-personnes. De plus, le taux rapporté d’anaphylaxie mortelle de toutes causes serait d’un cas par million d’années-personnes, alors que le taux d’anaphylaxie médicamenteuse mortelle est estimé à 0,3 cas par million d’années-personnes. Si un patient développe une anaphylaxie après un traitement par le fumarate de quétiapine, il faut mettre fin au traitement immédiatement et administrer un autre médicament.
La quétiapine doit être prescrite avec prudence aux patients qui ont des antécédents ou des facteurs de risque d’apnée du sommeil et qui reçoivent également des agents entraînant une dépression du système nerveux central (SNC).
De rares cas de galactorrhée ont été signalés après la commercialisation du produit.
Après la commercialisation du produit, des cas d’occlusion intestinale (iléus) ont été signalés chez les patients qui recevaient de la quétiapine (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil digestif).
Bien qu’il y ait eu des cas de sevrage néonatal après la commercialisation du produit chez des bébés nés de femmes qui recevaient de la quétiapine, on n’en connaît pas la fréquence (voir 7.1 Cas particuliers).
Après la commercialisation du produit, des cas de rétention urinaire ont été rapportés chez les patients qui recevaient de la quétiapine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Effets anticholinergiques [muscariniques]).
Après la commercialisation du produit, des cas de bézoard de l’estomac ont été signalés chez des patients ayant pris une surdose de fumarate de quétiapine à libération prolongée (voir 5 SURDOSAGE).
Des cas d’insuffisance hépatique, dont certains étaient mortels, ont été signalés très rarement durant la période de postcommercialisation. Des rapports de cas rares d’hépatite (avec ou sans ictère), chez les patients ayant ou non des antécédents, ont été reçus après la commercialisation. De très rares cas de stéatose hépatique, de lésions cholestatiques ou de lésions hépatiques mixtes ont également été signalés durant la période de postcommercialisation (voir 7 MISES EN GARDE ET PÉECAUTIONS – Fonctions hépatique, biliaire et pancréatique).
Après la commercialisation du produit, un lien de causalité a été établi entre des cas de vascularite cutanée et la quétiapine, et pour lequel on a attribué la mention « Fréquence inconnue ».
Appareil locomoteur : Après la commercialisation, un lien de causalité a été établi entre des cas de rhabdomyolyse et la quétiapine (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Rhabdomyolyse).
D’autres effets indésirables signalés depuis la commercialisation du produit, qui ont été liés de façon temporelle au traitement par la quétiapine sans avoir nécessairement de relation causale avec ce médicament, sont : cardiomyopathie, myocardite (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire) et syndrome d’antidiurèse inappropriée.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Compte tenu des principaux effets de la quétiapine sur le système nerveux central, la prudence s’impose lorsque cet agent est administré en concomitance avec d’autres médicaments à action centrale.
Il faut faire preuve de prudence si l’on administre de la quétiapine en concomitance avec des médicaments connus pour causer un déséquilibre électrolytique ou allonger l’intervalle QT (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire).
Retard de la miction et rétention urinaire : La prudence est recommandée lorsque l'on prescrit Teva-Quetiapine XR aux patients qui reçoivent d’autres agents à effet anticholinergique (muscarinique) pouvant altérer la miction (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Effets anticholinergiques [muscariniques]).
9.3 Interactions médicament-comportement
Alcool : La préparation à libération immédiate de quétiapine a potentialisé les effets sur les fonctions cognitives et motrices de l’alcool dans un essai clinique mené chez des sujets atteints de troubles psychotiques. Il est préférable de ne pas prendre de boissons alcoolisées pendant le traitement par la quétiapine.
9.4 Interactions médicament-médicament
Effets de Teva-Quetiapine XR sur d’autres médicaments ou substances
Antihypertenseurs : En raison de son potentiel hypotensif, la quétiapine peut potentialiser les effets de certains antihypertenseurs.
Lévodopa et agonistes de la dopamine : Comme le montre son action antidopaminergique in vitro, la quétiapine peut inhiber les effets de la lévodopa et des agonistes dopaminergiques.
Lithium : La préparation à libération immédiate de quétiapine n’a pas modifié les paramètres pharmacocinétiques d’une dose unique de lithium administrée en concomitance.
Antipyrine : La préparation à libération immédiate de quétiapine n’est pas un inducteur des systèmes enzymatiques hépatiques impliqués dans le métabolisme de l’antipyrine.
Lorazépam : La préparation à libération immédiate de quétiapine n’a pas modifié les paramètres pharmacocinétiques d’une dose unique de lorazépam.
Divalproex : L’administration concomitante de la préparation à libération immédiate de quétiapine (150 mg 2 f.p.j.) et de divalproex (500 mg 2 f.p.j.) a fait augmenter de 11 % la clairance orale moyenne et la concentration plasmatique maximale moyenne de l’acide valproïque total (administré sous forme de divalproex). Ces changements n’ont eu aucune incidence clinique.
Effets d’autres médicaments ou substances sur Teva-Quetiapine XR
Inducteurs des enzymes hépatiques : L’utilisation concomitante du fumarate de quétiapine et d’inducteurs des enzymes hépatiques comme la carbamazépine peut réduire de façon importante l’exposition de l’organisme à la quétiapine. Dans un essai avec doses multiples mené chez des patients afin d’évaluer les paramètres pharmacocinétiques de la quétiapine pris avant et pendant un traitement avec la carbamazépine (connue pour ses propriétés inductrices sur les enzymes hépatiques), l’administration concomitante de carbamazépine a produit une hausse significative de la clairance de la quétiapine. Cette clairance accrue a réduit l’exposition de l’organisme à la quétiapine, telle que mesurée par l’aire sous la courbe (ASC), jusqu’à 13 % en moyenne de l’exposition lors de l’administration de la quétiapine seule, mais un effet plus grand a été noté chez certains patients. En conséquence de cette interaction, des concentrations plasmatiques inférieures peuvent être observées; il faut donc envisager pour chaque patient, selon la réponse clinique individuelle, l’administration de doses plus élevées de quétiapine. Il est à noter que la dose quotidienne maximale recommandée de Teva-Quetiapine XR est de 800 mg/jour; un traitement continu à des doses supérieures ne doit être envisagé qu’après avoir bien évalué le risque couru par chaque patient par rapport aux avantages escomptés.
L’administration concomitante de quétiapine et de phénytoïne, un autre inducteur des enzymes microsomiales, a quintuplé la clairance de la quétiapine. Des doses accrues de quétiapine peuvent être requises pour maintenir la maîtrise des symptômes psychotiques chez les patients recevant la quétiapine en concomitance avec la phénytoïne ou d’autres inducteurs des enzymes hépatiques (p. ex. barbituriques, rifampicine, etc.).
Il peut être nécessaire de réduire la dose de Teva-Quetiapine XR si l’on interrompt l’administration de la phénytoïne ou de la carbamazépine, ou encore des autres inducteurs enzymatiques, et qu’on les remplace par un agent sans effet inducteur (p. ex. le valproate sodique).
Inhibiteurs du CYP 3A4 : Le CYP 3A4 est la principale isoenzyme du cytochrome P450 responsable du métabolisme de la quétiapine. Par conséquent, l’administration concomitante de composés inhibant le CYP 3A4 (comme le kétoconazole, l’érythromycine, la clarithromycine, le diltiazem, le vérapamil ou la néfazodone) peut faire augmenter la concentration de quétiapine. Lors d’un essai avec doses multiples mené chez des volontaires sains dans le but d’évaluer la pharmacocinétique de la quétiapine administrée avant et pendant un traitement avec le kétoconazole, l’administration concomitante des deux agents a produit une augmentation de la Cmax moyenne et de l’ASC de la quétiapine de 235 % et de 522 %, respectivement, accompagnée d’une diminution correspondante de la clairance orale moyenne de 84 %. La demi-vie moyenne de la quétiapine est passée de 2,6 à 6,8 heures, mais le tmax moyen n’a pas changé. En raison du risque d’interaction de même ampleur en milieu clinique, la dose de quétiapine devrait être réduite pendant un traitement concomitant par la quétiapine et un inhibiteur puissant du CYP 3A4 (comme les antifongiques de type azole, les antibiotiques de type macrolide et les inhibiteurs de la protéase). Il faut faire preuve d’une prudence particulière chez les personnes âgées et les patients affaiblis. Il faut évaluer le rapport entre les risques et les avantages pour chaque patient.
Divalproex : L’administration concomitante de la préparation à libération immédiate de quétiapine (150 mg 2 f.p.j.) et de divalproex (500 mg 2 f.p.j.) a fait augmenter de 17 % la concentration plasmatique maximale moyenne de la quétiapine sans en modifier la clairance orale moyenne.
Cimétidine : Dans une étude clinique examinant la pharmacocinétique de la préparation à libération immédiate de quétiapine consécutivement à l’administration concomitante de cimétidine, un inhibiteur enzymatique non spécifique du cytochrome P450, aucune interaction cliniquement significative n’a été observée.
Thioridazine : L’administration concomitante de thioridazine (200 mg 2 f.p.j.) et de la préparation à libération immédiate de quétiapine (300 mg 2 f.p.j.) a fait augmenter la clairance de la préparation à libération immédiate de quétiapine de 65 %.
Fluoxétine, imipramine, halopéridol et rispéridone : La fluoxétine (60 mg/jour), l’imipramine (75 mg 2 f.p.j.), l’halopéridol (7,5 mg 2 f.p.j.) et la rispéridone (3 mg 2 f.p.j.) n’ont pas entraîné de modification significative des paramètres pharmacocinétiques de la quétiapine à l’état d’équilibre.
Chez les patients prenant les antidépresseurs suivants : amitriptyline, bupropion, citalopram, duloxétine, escitalopram, fluoxétine, paroxétine, sertraline ou venlafaxine, l’ajout de comprimés à libération prolongée de fumarate de quétiapine (150 ou 300 mg/jour pendant une période allant jusqu’à 4 semaines) n’a pas semblé entraîner d’effet global systématique sur les concentrations plasmatiques minimales de l’antidépresseur, ou sur les concentrations de fin d’intervalle posologique.
9.5 Interactions médicament-aliments
Teva-Quetiapine XR peut être pris avec ou sans aliments (voir 10.3 Pharmacocinétique).
9.6 Interactions médicament-plantes médicinales
On n’a pas encore établi s’il existe des interactions entre la quétiapine et les produits à base de plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
Certains comptes rendus font état de résultats faussement positifs lors du dépistage immunoenzymatique de la méthadone et d’antidépresseurs tricycliques chez des patients ayant pris de la quétiapine. On recommande donc de confirmer le résultat au moyen d’une technique chromatographique appropriée si les valeurs obtenues par une épreuve de dépistage immunoenzymatique s’avèrent douteuses.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Teva-Quetiapine XR, un dérivé de la dibenzothiazépine, est un agent psychotrope. La quétiapine et son métabolite plasmatique actif, la norquétiapine, interagissent avec une vaste gamme de récepteurs de neurotransmetteurs. Ce sont les effets direct et indirect de la quétiapine et de la norquétiapine qui contribuent à l’activité pharmacologique de Teva-Quetiapine XR.
10.2 Pharmacodynamie
Quétiapine: La quétiapine possède une affinité envers les récepteurs sérotoninergiques 5-HT2 et 5-HT1A (in vitro, Ki = 288 et 557 nM, respectivement) et les récepteurs dopaminergiques D1 et D2 (in vitro, Ki = 558 et 531 nM, respectivement) du cerveau. Cet antagonisme, combiné à une plus grande sélectivité pour les récepteurs 5-HT2 que pour les récepteurs D2, serait responsable des propriétés antipsychotiques cliniques et du bon profil de symptômes extrapyramidaux (SEP) associés au fumarate de quétiapine, comparativement aux antipsychotiques typiques. La quétiapine a aussi une grande affinité envers les récepteurs histaminergiques H1 (in vitro, Ki = 10 nM) et les récepteurs α1-adrénergiques (in vitro, Ki = 13 nM), une plus faible affinité pour les récepteurs α2-adrénergiques (in vitro, Ki = 782 nM), mais aucune affinité appréciable pour les récepteurs cholinergiques muscariniques et les récepteurs des benzodiazépines ni pour le transporteur de la noradrénaline (NET).
La quétiapine est active dans les tests pharmacologiques sur l’activité antipsychotique, comme l’évitement conditionné chez les primates. Elle contrecarre également l’action des agonistes dopaminergiques, comme l’ont montré des tests comportementaux et électrophysiologiques réalisés chez les souris, les rats, les chats et les singes. La quétiapine élève aussi les concentrations cérébrales d’acide homovanillique (HVA) et de 3,4-dihydroxyphénylalanine, métabolites de la dopamine considérés comme des indicateurs neurochimiques du blocage des récepteurs D2. On ignore l’importance de la contribution de la norquétiapine (métabolite de la quétiapine) à l’activité pharmacologique de la quétiapine.
Les effets de la quétiapine diffèrent de ceux des antipsychotiques typiques dans les tests précliniques utilisés pour prédire la survenue probable de SEP. Présentant un profil atypique, la quétiapine ne produit pas d’hypersensibilité aux récepteurs D2 de la dopamine après une administration prolongée. La quétiapine ne provoque qu’une faible catalepsie aux doses efficaces pour le blocage des récepteurs D2 de la dopamine. En administration prolongée, la quétiapine démontre une sélectivité pour le système limbique en produisant un blocage de la dépolarisation des neurones dopaminergiques mésolimbiques A10, mais non des neurones dopaminergiques de l’aire nigrostriée (A9). L e risque de dystonie s’est révélé minimal avec l’administration chronique ou aiguë de quétiapine chez des singes capucins sensibilisés à l’halopéridol ou n’ayant encore jamais été traités.
Norquétiapine : À l’instar de la quétiapine, la norquétiapine possède une affinité pour les récepteurs de la sérotonine 5HT2 et 5HT1A (in vitro, Ki = 2,9 nM et 191 nM, respectivement) et les récepteurs de la dopamine D1 et D2 (in vitro, Ki = 42 nM et 191 nM respectivement) dans le cerveau. De plus, comme la quétiapine, la norquétiapine possède également une forte affinité pour les récepteurs histaminergiques et α1-adrénergiques, ainsi qu’une affinité moindre pour les récepteurs α2-adrénergiques. Contrairement à la quétiapine, la norquétiapine affiche une affinité élevée pour le NET et une affinité modérée à élevée pour plusieurs sous-types de récepteurs muscariniques. Ces effets anticholinergiques peuvent contribuer à l’apparition d’effets indésirables médicamenteux lorsque la quétiapine est employée aux doses thérapeutiques recommandées, en association avec d’autres médicaments ayant des effets anticholinergiques ou en dose excessive (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Effets anticholinergiques [muscariniques]).
L’inhibition du NET par la norquétiapine et son effet agoniste partiel aux récepteurs 5HT1A par la norquétiapine pourraient contribuer à l’efficacité thérapeutique de la quétiapine comme antidépresseur; toutefois, la pertinence clinique de ces interactions n’a pas été établie. Bien que l’affinité pour les récepteurs 5HT2B ait été observée pour la norquétiapine, cette dernière agit comme un antagoniste et non comme un agoniste au niveau de ces récepteurs.
10.3 Pharmacocinétique
La pharmacocinétique de la quétiapine et de la norquétiapine est linéaire dans tout l’éventail des doses cliniques. La cinétique de la quétiapine est similaire chez l’homme et la femme ainsi que chez les fumeurs et les non-fumeurs.
Absorption : La quétiapine est bien absorbée après administration par voie orale. Les concentrations plasmatiques des comprimés à libération prolongée de fumarate de quétiapine culminent environ 6 heures après l’administration (tmax). La pharmacocinétique des comprimés à libération prolongée de fumarate de quétiapine est proportionnelle à la dose jusqu’à concurrence de 800 mg administrés une fois par jour. La concentration plasmatique maximale (Cmax) et l’aire sous la courbe de la concentration plasmatique en fonction du temps (ASC) des comprimés à libération prolongée de fumarate de quétiapine administrés une fois par jour sont comparables à celles qu’on obtient avec la même dose quotidienne totale de la préparation à libération immédiate de quétiapine administrée deux fois par jour. La Figure 1 illustre, sur un intervalle posologique de 24 heures, la concentration plasmatique moyenne observée chez des sujets à jeun avec chacune des doses de comprimés à libération prolongée de fumarate de quétiapine, par comparaison avec la concentration obtenue avec une dose de 300 mg de la préparation à libération immédiate de quétiapine. À l’équilibre, les concentrations molaires maximales du métabolite actif, la norquétiapine, équivalent à 35 % des concentrations observées pour la quétiapine.
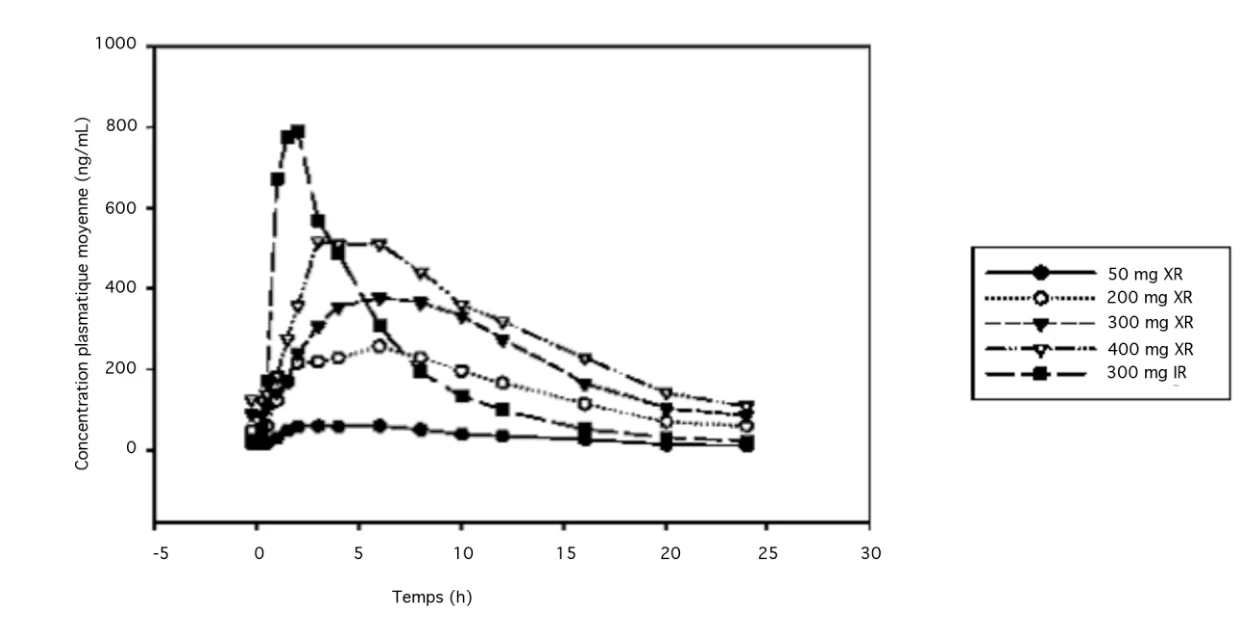
Figure 1. Concentration plasmatique moyenne de la quétiapine (ng/mL) en fonction du temps pour chacune des doses de quétiapine administrées à jeun
Dans une étude (n = 10) sur les effets des aliments sur la biodisponibilité de la quétiapine, on a observé que la consommation d’un repas riche en lipides produisait une augmentation statistiquement significative de la Cmax et de l’ASC des comprimés à libération prolongée de fumarate de quétiapine, soit respectivement de 44 % à 52 % et de 20 % à 22 % pour les comprimés à 50 mg et à 300 mg. Par contre, la prise d’un repas léger n’a pas eu d’effet important sur la Cmax ou l’ASC de la quétiapine. Cette augmentation de l’exposition n’étant pas cliniquement significative, Teva-Quetiapine XR peut donc être pris avec ou sans aliments.
Distribution : La quétiapine a un volume de distribution apparent moyen de 10 ± 4 L/kg et se lie aux protéines plasmatiques dans une mesure d’environ 83 %.
Métabolisme : Le métabolisme de la quétiapine se fait principalement par oxydation de la chaîne alkyle latérale, hydroxylation du cycle dibenzothiazépine, sulfoxydation et conjugaison de phase 2. Les principaux métabolites dans le plasma humain sont le sulfoxyde et le métabolite acide parent, aucun des deux n’ayant d’activité pharmacologique.
Les travaux de recherche in vitro ont confirmé que le CYP 3A4 est la principale isoenzyme du cytochrome P450 responsable du métabolisme de la quétiapine. La norquétiapine est essentiellement formée et éliminée par le CYP 3A4.
On a observé in vitro que la quétiapine et plusieurs de ses métabolites (y compris la norquétiapine) étaient de faibles inhibiteurs des cytochromes P450 1A2, 2C9, 2C19, 2D6 et 3A4 chez l’humain. On observe in vitro une inhibition du CYP, mais seulement à des concentrations environ 5 à 50 fois plus élevées que les concentrations notées avec la gamme posologique de 300 à 800 mg/jour chez l’humain.
Élimination : La demi-vie d’élimination de la quétiapine est d’environ six à sept heures après l’administration de doses multiples se situant dans les limites de l’éventail des doses cliniques proposées. La quétiapine est largement métabolisée par le foie, et une semaine après l’administration du médicament radiomarqué, la molécule mère représente moins de 5 % de la dose retrouvée dans l’urine et les fèces. Vu l’ampleur du métabolisme hépatique de la quétiapine, on s’attend à des concentrations plasmatiques plus élevées chez les patients qui présentent une dysfonction hépatique, et il pourra être nécessaire d’ajuster la posologie chez ces patients. La demi-vie d’élimination de la norquétiapine est d’environ 12 heures. La fraction de la dose molaire moyenne de la quétiapine libre et du métabolite plasmatique actif chez l’homme, la norquétiapine, excrétée dans les urines est inférieure à 5 %.
Populations particulières et états pathologiques
Personnes âgées (≥ 65 ans) : La clairance moyenne de la quétiapine chez les personnes
âgées équivaut à environ 30 à 50 % de la clairance observée chez des adultes âgés de 18 à 65 ans (voir 7.1 Cas particuliers et 4 POSOLOGIE ET ADMINISTRATION).
- Insuffisance hépatique : Chez huit sujets atteints d’une cirrhose et d’insuffisance hépatique légère, l’administration d’une dose unique (subclinique) de 25 mg de la préparation à libération immédiate de quétiapine par voie orale a augmenté de 40 % l’ASC et la Cmax de la quétiapine. La clairance du médicament a diminué de 25 % alors que sa t½ a augmenté de presque 45 %. Par conséquent, Teva-Quetiapine XR doit être administré avec prudence chez les patients atteints d’insuffisance hépatique légère, en particulier durant la période initiale d’ajustement posologique. On ne dispose d’aucune donnée concernant la pharmacocinétique de la quétiapine chez les patients qui présentent une insuffisance hépatique modérée ou grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Insuffisance hépatique et 4 POSOLOGIE ET ADMINISTRATION).
- Insuffisance rénale : À faibles doses uniques (subcliniques), la clairance plasmatique moyenne de la quétiapine était réduite d’environ 25 % chez les sujets atteints d’insuffisance rénale grave (clairance de la créatinine inférieure à 30 mL/min/1,73 m2). Toutefois, les valeurs individuelles de la clairance restaient dans les limites observées chez les sujets sains (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et 4 POSOLOGIE ET ADMINISTRATION).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Teva-Quetiapine XR doit être conservé entre 15 oC et 30 oC.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Fumarate de quétiapine
Nom chimique : Fumarate de bis 2-[2-(4-dibenzo[b,f][1,4]thiazépin-11-yl-
1-pipérazinyl]éthoxy]éthanol (IUPAC)
Formule et masse moléculaires : C46H54N6O8S2; 883,1 g/mol
Formule développée :
N
S
N
N O OH
2
HO2C
CO2H
Propriétés physicochimiques
Description : Le fumarate de quétiapine se présente sous forme de poudre blanche à blanc cassé. Il n’est que très légèrement soluble dans l’éther, est légèrement soluble dans l’eau et est soluble dans une solution de HCl 0,1 N.
Constante d’ionisation : pKa1 = 6,83 dans un tampon phosphate à 22 ºC pKa2 = 3,32 dans un tampon formiate à 22 ºC Coefficient de partage : Log P = 0,45 (octanol/eau)
Point de fusion : 172,0 °C – 174 °C
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
Schizophrénie
L’efficacité du fumarate de quétiapine à libération prolongée dans le traitement des manifestations de la schizophrénie est étayée par trois essais de courte durée (6 semaines) contrôlés par placebo menés chez des patients hospitalisés et des consultants externes, et par un essai contrôlé par placebo de plus longue durée, mené chez des consultants externes dont l’état clinique était stable alors qu’ils étaient sous fumarate de quétiapine à libération prolongée. Ces consultants ont été répartis aléatoirement dans deux groupes, l’un devant prendre un placebo, l’autre continuer de prendre le fumarate de quétiapine à libération prolongée.
Résultats des études :
- 1.
Un essai de 6 semaines contrôlé par placebo (n = 573) a comparé 3 doses de fumarate de quétiapine à libération prolongée (400, 600 et 800 mg), 1 dose de la préparation à libération immédiate de quétiapine (400 mg) et un placebo. Sur le plan statistique, le fumarate de quétiapine à libération prolongée, administré une fois par jour à raison de 400, 600 ou 800 mg/jour, s’est révélé significativement supérieur au placebo pour ce qui est du score total à l’échelle des symptômes positifs et négatifs (PANSS), du taux de réponse d’après l’échelle PANSS (réduction d’au moins 30 % du score total à l’échelle PANSS par rapport au départ), et du score d’amélioration obtenu au jour 42 à l’échelle de l’Impression clinique globale (CGI-I). L’amélioration moyenne (par rapport à l’amélioration observée avec le placebo) du score total à l’échelle PANSS a été plus importante avec le fumarate de quétiapine à libération prolongée à 600 mg (−12,1) et à 800 mg (−12,5) qu’avec la dose de 400 mg (−6,1) ou avec la préparation à libération immédiate de quétiapine à 400 mg (−7,8).
Sur le plan statistique, les doses intermédiaire et élevée de fumarate de quétiapine à libération prolongée (600 et 800 mg/jour) étaient significativement supérieures au placebo pour ce qui est de la variation du score de gravité du trouble mental à l’échelle de l’Impression clinique globale (CGI-S). Les trois doses de fumarate de quétiapine à libération prolongée se sont aussi révélées efficaces pour une vaste gamme de symptômes de la schizophrénie mesurés par les scores aux sous-échelles des symptômes positifs et de la psychopathologie générale et par le score à l’échelle PANSS, relativement au groupe de symptômes agressivité/hostilité. Les doses intermédiaire et élevée de fumarate de quétiapine à libération prolongée ont aussi entraîné une amélioration statistiquement significative (par comparaison avec le placebo) du score à la sous-échelle des symptômes négatifs et du score des symptômes groupés de la dépression de l’échelle PANSS.
- 2. Dans une étude plus longue, des patients schizophrènes cliniquement stables qui suivaient un traitement d’entretien de 16 semaines par le fumarate de quétiapine à libération prolongée (400 à 800 mg/jour) ont été répartis aléatoirement dans deux groupes, l’un devant être sous fumarate de quétiapine à libération prolongée (400 à 800 mg/jour), l’autre sous placebo. La dose moyenne de fumarate de quétiapine à libération prolongée était de 669 mg. Le critère d’évaluation primaire était le temps écoulé jusqu’à la première rechute psychiatrique. Le laps de temps écoulé avant la rechute après la répartition aléatoire des patients a été significativement plus long avec le fumarate de quétiapine à libération prolongée qu’avec le placebo. Durant l’étude, le pourcentage de patients ayant eu une rechute a été nettement plus faible dans le groupe sous fumarate de quétiapine à libération prolongée (11,7 %) que dans le groupe sous placebo (48,5 %). Le risque estimé de rechute après 6 mois était significativement plus faible chez les patients sous fumarate de quétiapine à libération prolongée (14,3 %) que chez les patients sous placebo (68,2 %).
- 3. Un essai de 6 semaines contrôlé par placebo (n = 498) a comparé 3 doses de fumarate de quétiapine à libération prolongée (300, 600 et 800 mg), 2 doses de la préparation à libération immédiate de quétiapine (300 et 600 mg) et un placebo. Sur le plan statistique, le fumarate de quétiapine à libération prolongée, administré une fois par jour à raison de 600 mg, s’est révélé significativement supérieur au placebo pour ce qui est du score total à l’échelle PANSS. À 800 mg, le fumarate de quétiapine à libération prolongée a entraîné une amélioration numériquement supérieure, quoique statistiquement non significative, par rapport au placebo, comme le montre la réduction deux fois plus importante du score total à l’échelle PANSS, par rapport à la valeur initiale. De même, eu égard au score à l’échelle CGI-I, le fumarate de quétiapine à libération prolongée, à 800 mg, était dans ce cas aussi significativement supérieur au placebo sur le plan statistique.
- 4. Un essai de 6 semaines contrôlé par placebo (n = 544) a comparé 3 doses de fumarate de quétiapine à libération prolongée (400, 600 et 800 mg), 1 dose de la préparation à libération immédiate de quétiapine (800 mg) et un placebo. Quoique statistiquement non significative, une amélioration numériquement supérieure (par rapport au placebo) du score total à l’échelle PANSS a été observée avec chacune des doses de fumarate de quétiapine à libération prolongée ainsi qu’avec la préparation à libération immédiate.
Une analyse statistique portant sur deux des études de courte durée contrôlées par placebo (1 et 4 ci-dessus) (n = 889) a montré qu’en ce qui a trait au score total à l’échelle PANSS, au taux de réponse selon l’échelle PANSS, au score à l’échelle CGI-I et au score à l’échelle CGI-S, le fumarate de quétiapine à libération prolongée, aux doses de 600 et 800 mg, est significativement supérieur au placebo sur le plan statistique. À la dose de 400 mg, le fumarate de quétiapine à libération prolongée s’est avéré significativement supérieur au placebo, statistiquement parlant, pour ce qui est du score total à l’échelle PANSS, du score à l’échelle CGI-I et du score à l’échelle CGI-S. En ce qui a trait au taux de réponse à l’échelle PANSS, il s’est avéré numériquement supérieur au placebo à cette dose, mais la différence n’était pas statistiquement significative.
Trouble bipolaire
Manie bipolaire
L’efficacité du fumarate de quétiapine à libération prolongée dans le traitement des épisodes maniaques associés au trouble bipolaire a été établie dans un essai de 3 semaines contrôlé par placebo, mené chez des patients bipolaires (n = 316) ayant des épisodes maniaques ou mixtes avec ou sans caractéristiques psychotiques. À partir du moment où ils ont été répartis aléatoirement, les patients ont été hospitalisés pendant un minimum de 4 jours. Après la répartition aléatoire, les patients du groupe sous fumarate de quétiapine à libération prolongée ont reçu 300 mg le premier jour et 600 mg le deuxième. Par la suite, la dose pouvait être ajustée entre 400 et 800 mg une fois par jour.
Le critère d’évaluation primaire était la variation du score total à l’échelle YMRS (Young Mania Rating Scale) au bout de 3 semaines, par rapport à la valeur initiale.
Résultats des études : Administré à la dose de 400 à 800 mg/jour pendant 3 semaines, le fumarate de quétiapine à libération prolongée s’est révélé supérieur au placebo (p ≤ 0,003), entraînant dès le quatrième jour ainsi que durant les trois semaines qu’a duré le traitement une réduction statistiquement significative des symptômes maniaques chez les patients atteints de manie bipolaire (accompagnée initialement d’épisodes maniaques ou mixtes).
La supériorité du fumarate de quétiapine à libération prolongée (400 à 800 mg/jour) sur le placebo dans le traitement des épisodes de manie chez les patients atteints de trouble bipolaire est également étayée par les critères d’évaluation secondaires. En effet, en ce qui a trait à la proportion de patients ayant obtenu, au bout de 3 semaines, une réduction ≥ 50 % du score total à l’échelle YMRS (répondeurs), le fumarate de quétiapine à libération prolongée s’est révélé significativement supérieur au placebo (p < 0,001), du point de vue statistique, ayant entraîné une telle réduction chez 55 % des patients, par comparaison avec 33 % dans le groupe sous placebo. De même, la proportion de patients ayant obtenu un score total ≤ 12 à l’échelle YMRS (rémission) a été de 42 % avec le fumarate de quétiapine à libération prolongée, alors qu’elle n’a atteint que 28 % avec le placebo (p = 0,006). Statistiquement significative (p < 0,001) a également été la supériorité du fumarate de quétiapine à libération prolongée sur le placebo relativement à la variation des scores de la maladie globale aux échelles CGI-BP-S (Impression clinique globale – Gravité de la maladie bipolaire) et CGI-BP-C (Impression clinique globale – Changement de la maladie bipolaire) à la semaine 3.
Comme en témoigne l’évaluation de l’item de l’échelle YMRS, une gamme étendue de symptômes — dont les principaux symptômes de la manie (irritabilité et contenu du discours et de la pensée) — ont accusé une amélioration avec le fumarate de quétiapine à libération prolongée (p ≤ 0,011) au bout de 3 semaines. La variation du score à l’échelle MADRS était statistiquement significative dans le cas du fumarate de quétiapine à libération prolongée comparativement au placebo, entre le jour 4 et la semaine 3 (p ≤ 0,042).
La dose quotidienne moyenne de fumarate de quétiapine à libération prolongée reçue par les patients sur l’ensemble de la durée du traitement était de 604 mg. Chez 47 % d’entre eux, la dose finale était de 600 mg/jour, et chez environ 22 % et 29 %, elle s’est établie à 400 et 800 mg/jour, respectivement.
Dépression bipolaire
L’efficacité du fumarate de quétiapine à libération prolongée dans le traitement des épisodes dépressifs associés au trouble bipolaire a été établie dans une étude clinique de 8 semaines contrôlée par placebo (n = 280 consultants externes). Cette étude comprenait des patients atteints de trouble bipolaire I ou II, avec ou sans cycles rapides. Les patients que la répartition aléatoire avait placés dans le groupe sous fumarate de quétiapine à libération prolongée recevaient 300 mg une fois par jour.
Le critère d’évaluation primaire était la variation du score total à l’échelle MADRS (Montgomery-Åsberg Depression Rating Scale) à la 8e semaine par rapport à la valeur initiale.
Résultats des études : Le fumarate de quétiapine à libération prolongée s’est révélé supérieur au placebo (p < 0,001), entraînant dès la première semaine ainsi que durant les huit semaines qu’a duré le traitement une réduction statistiquement significative des symptômes de dépression. Les patients atteints de trouble bipolaire I ou II et les patients avec ou sans cycles rapides traités par le fumarate de quétiapine à libération prolongée ont vu leur score total à l’échelle MADRS s’améliorer davantage que celui des patients sous placebo, la différence entre les deux groupes étant du reste statistiquement significative.
Les critères d’évaluation secondaires étayent également la supériorité du fumarate de quétiapine à libération prolongée sur le placebo. En effet, pour la plupart d’entre eux, l’avantage thérapeutique du fumarate de quétiapine à libération prolongée était apparent dès la première semaine et s’est maintenu jusqu’à la huitième. La proportion de patients dont le score total à l’échelle MADRS a atteint ≤ 12 (rémission) dès la première semaine et s’y est maintenu jusqu’à la fin du traitement était, statistiquement parlant, significativement plus élevée dans le groupe sous fumarate de quétiapine à libération prolongée que dans le groupe sous placebo (respectivement 54 % contre 39 % à la 8e semaine; p < 0,05). De même, la proportion de patients chez qui la réduction du score total à l’échelle MADRS a atteint ≥ 50 % (répondeurs) dès la 2e semaine et s’y est maintenue jusqu’à la fin du traitement était elle aussi significativement plus élevée, statistiquement parlant, dans le groupe sous fumarate de quétiapine à libération prolongée que dans le groupe sous placebo (respectivement 65 % contre 43 % à la 8e semaine; p ≤ 0,007). Statistiquement significative a également été la supériorité du fumarate de quétiapine à libération prolongée sur le placebo relativement à la variation des scores de la maladie bipolaire globale aux échelles CGI-BP-S (semaine 8, p < 0,001) et CGI-BP-C (semaines 1 à 8, p < 0,001).
Comme en témoigne une évaluation des items de l’échelle MADRS à la semaine 8, le fumarate de quétiapine à libération prolongée a atténué une vaste gamme de symptômes (8 items sur 10 dont les symptômes principaux de la dépression) (p < 0,05).
Le nombre d’épisodes maniaques apparaissant pendant le traitement a été moins élevé avec le fumarate de quétiapine à libération prolongée (4,4 %) qu’avec le placebo (6,4 %).
Dans quatre essais cliniques de 8 semaines sur la dépression bipolaire, la préparation à libération immédiate de quétiapine, aux doses de 300 et de 600 mg/jour, s’est révélée supérieure au placebo, entraînant une réduction statistiquement significative des symptômes de dépression, comme en témoigne la variation, par rapport à sa valeur initiale, du score total à l’échelle MADRS (critère d’évaluation primaire) à la 8e semaine. Cela dit, aucun bienfait additionnel n’a été observé dans le groupe sous 600 mg.
Trouble dépressif majeur
L’efficacité du fumarate de quétiapine à libération prolongée dans le traitement monothérapeutique du TDM a été évaluée dans le cadre de 6 essais cliniques. Parmi ces essais, quatre portaient sur le traitement aigu, un autre a été mené chez des personnes âgées, tandis que le dernier, à répartition aléatoire, portait sur les symptômes de sevrage après l’interruption du traitement. Tous les patients ayant pris part à ces essais satisfaisaient aux critères du DSM-IV relativement au TDM (épisode unique ou épisodes récurrents, avec ou sans caractéristiques psychotiques).
Traitement monothérapeutique aigu : L’efficacité du fumarate de quétiapine à libération prolongée dans le traitement monothérapeutique du TDM a été évaluée dans le cadre de deux essais à dose fixe de 6 semaines contrôlés par placebo, ainsi que dans le cadre de deux essais à dose fixe modifiable de 8 semaines (possibilité d’augmenter la posologie une fois au cours de l’essai), également contrôlés par placebo. L’efficacité du fumarate de quétiapine à libération prolongée a aussi été évaluée lors d’un essai à dose variable (dose moyenne de 160 mg/jour) contrôlé par placebo d’une durée de 9 semaines, mené chez des personnes âgées (patients de 66 à 89 ans) non atteintes de démence. La méthodologie de ces études est résumée dans le Tableau 9.
Tableau 9 – Méthodologie des essais cliniques appuyant l’efficacité du fumarate de quétiapine à libération prolongée dans le traitement monothérapeutique du TDM
No de
l’étude
Type
d’étude Groupes de traitement
(dose uniquotidienne)
Durée du
traitement
(semaines)
Nombre de sujets (N)a
Score
MADRS initial
1 Dose fixe
Fumarate de quétiapine à libération prolongée 50 mg Fumarate de quétiapine à libération prolongée 150 mg Fumarate de quétiapine à libération prolongée 300 mg Placebo
6 700 30,7
2 Dose fixe
Fumarate de quétiapine à libération prolongée 150 mg Fumarate de quétiapine à libération prolongée 300 mg Duloxétine 60 mg
Placebo
6 587 30,1
3 Dose fixe
modifiable
Fumarate de quétiapine à libération prolongée 150/300 mg Placebo
8 299 29,5
4 Dose fixe
modifiable
Fumarate de quétiapine à libération prolongée 150/300 mg Escitalopram 10/20 mg
Placebo
8 459 31,9
14
Dose
variable
(personnes
âgées)
Fumarate de quétiapine à libération prolongée 50–300 mg Placebo
9 335 27,9 No de
l’étude
Type
d’étude Groupes de traitement
(dose uniquotidienne)
Durée du traitement (semaines)
Nombre de sujets
(N)a
Score
MADRS initial
- a) Nombre de patients ayant pris au moins une dose de l’agent à l ’étude, ayant subi une évaluation selon l’échelle MADRS au moment de la répartition aléatoire, et ayant subi au moins une évaluation valide selon l’échelle MADRS après la répartition aléatoire.
Le critère d’évaluation primaire de ces essais était la variation observée entre le score initial et le score obtenu à la 6e (études 1 et 2), à la 8e (études 3 et 4) et à la 9e (étude 14) semaine à l’échelle MADRS (Montgomery-Åsberg Depression Rating Scale), une échelle d’évaluation en 10 items remplie par le médecin afin d’évaluer la gravité des symptômes de dépression. Pour être admissibles aux études, les patients devaient avoir obtenu un score ≥ 22 à l’échelle d’évaluation de la dépression de Hamilton (HAM-D-17). Au début de l’étude, le score total des patients à l’échelle HAM-D était en moyenne de 26.
Résultats des études : Comme en témoigne la variation du score total à l’échelle MADRS (Tableau 10), en ce qui a trait à la réduction des symptômes de dépression, le fumarate de quétiapine à libération prolongée s’est avéré statistiquement supérieur au placebo.
Les résultats obtenus pour les critères d’évaluation secondaires ont également confirmé la supériorité du fumarate de quétiapine à libération prolongée (50 à 300 mg/jour) sur le placebo eu égard au traitement monothérapeutique du TDM (Tableau 10).
Lors du cinquième essai (étude 4), ni le fumarate de quétiapine à libération prolongée ni l’agent de comparaison actif (escitalopram) n’ont entraîné d’amélioration statistiquement significative du score total à l’échelle MADRS ainsi que des principaux critères d’évaluation secondaires par rapport au placebo.
Tableau 10 – Efficacité du fumarate de quétiapine à libération prolongée dans le traitement monothérapeutique aigu du TDM
Groupes de traitement
(dose uniquotidienne)
Score
total –
MADRS (critère d’évaluati on
primaire)
Réponse –MADRS
(réduction ≥ 50 %)*
Score
total –
HAM-D
HAM-D Item 1
Score
total –
HAM-A
Score –
CGI-S
Pourcenta ge d’amélior ation – CGI
Étude 1
Fumarate de quétiapine ER 50 mg -13,56c 42,7 %b -12,35 -1,34 -8,11c -1,43c 52,8 %b
Fumarate de quétiapine ER 150 mg -14,50b 51,2 %a -12,84 c -1,45c -8,34b -1,50b 54,2 %b
Fumarate de quétiapine ER 300 mg -14,18b 44,9 %a -12,65 c -1,48c -8,20c -1,49b 54,0 %b
Placebo -11,07 30,3 % -10,93 -1,18 -6,64 -1,11 39,3 %
Étude 2
Fumarate de quétiapine ER 150 mg -14,81a 54,4 %b -13,12a -1,49c -7,76b -1,43b 54,1 %c Fumarate de quétiapine ER 300 mg -15,29a 55,1 %a -14,02a -1,56a -7,38b -1,60a 59,2 %a
Duloxétine 60 mg -14,64a 49,6 %c -12,37c -1,53a -7,83a -1,53a 56,7 %b
Placebo -11,18 36,2 % -10,26 -5,55 -5,55 -1,06 39,5 % Étude 3 Fumarate de quétiapine ER
150/300 mg
-16,49b 61,9 %c -14,75c -1,71c -9,14c -1,64b 63,3 %c
Placebo -13,1 48,0 % -12,35 -1,40 -7,70 -1,24 52,0 % Étude 14 Fumarate de quétiapine ER 50-300 mg -16,33a 64,0 %a -15,66a -1,84a -10,51a -1,73a 71,3 %a
Placebo -8,79 30,4 % -8,62 -1,13 -5,20 -0,77 39,2 % * On considère qu’il y a réponse au traitement si la réduction du score total à l’échelle MADRS, par rapport au score initial, est ≥ 50 %.
- a) p ≤ 0,001 par comparaison avec le placebo.
- b) < 0,01 par comparaison avec le placebo.
- c) p < 0,05 par comparaison avec le placebo.
ER = libération prolongée
Étude à répartition aléatoire à plus long terme sur le sevrage : L’efficacité du fumarate de quétiapine à libération prolongée dans le maintien du traitement du TDM a été évaluée dans un essai clinique de plus longue durée comprenant un traitement sans insu par le fumarate de quétiapine à libération prolongée, suivi d’un traitement à répartition aléatoire et double insu contrôlé par placebo. Les patients qui avaient un score total HAM-D ≥ 20 ont reçu le fumarate de quétiapine à libération prolongée (posologie variable de 50 mg, 150 mg ou 300 mg une fois par jour) pendant 4 à 8 semaines. Les patients ayant répondu au traitement (CGI-S ≤ 3 et score total MADRS ≤ 12) ont quant à eux reçu le fumarate de quétiapine à libération prolongée pendant 12 à 18 semaines additionnelles, sous forme de traitement sans insu avec le même intervalle posologique.
Les patients ayant répondu au traitement lors de la période de traitement additionnelle sans insu et qui satisfaisaient aux critères de répartition aléatoire (CGI-S ≤ 3 et score total MADRS ≤ 12) ont été répartis aléatoirement dans deux groupes, l’un devant recevoir le placebo (n = 385), l’autre devant poursuivre le traitement par le fumarate de quétiapine à libération prolongée (n = 391) pendant une période allant jusqu’à 52 semaines (la durée médiane de l’exposition au fumarate de quétiapine à libération prolongée a été de 158 jours [moyenne de 167 jours]; 15 patients ont suivi le traitement pendant la totalité des 52 semaines). Rechute ou épisode dépressif survenant au cours de la période à double insu ont été définis comme suit : amorce, par le chercheur, d’un traitement pharmacologique autre que les hypnotiques permis, afin de traiter les symptômes de dépression; amorce, par le patient, d’un traitement pharmacologique d’au moins une semaine à l’aide d’autres agents que les hypnotiques permis, afin de traiter des symptômes de dépression; hospitalisation en raison de symptômes de dépression; score MADRS ≥ 18 lors de deux évaluations consécutives à une semaine d’intervalle ou lors de l’évaluation finale dans le cas où le patient avait abandonné l’étude; score CGI-S ≥ 5; tentative de suicide ou abandon de l’étude en raison d’un risque imminent de suicide.
Résultats des études : Au cours de cette étude, le temps écoulé avant la survenue d’un épisode dépressif (critère d’évaluation primaire) a été nettement plus long chez les patients sous fumarate de quétiapine à libération prolongée (dose moyenne de 177 mg/jour) que chez les patients sous placebo, et le nombre de patients ayant connu une rechute a été nettement plus faible chez les patients traités par le fumarate de quétiapine à libération prolongée (14,2 %) que chez les patients ayant reçu le placebo (34,4 %) (risque relatif de 0,34, ce qui correspond à une réduction de 66 % du risque de récidive d’un épisode dépressif; IC95 % : 0,25 – 0,46; p < 0,001 p/r au placebo (voir la Figure 2). 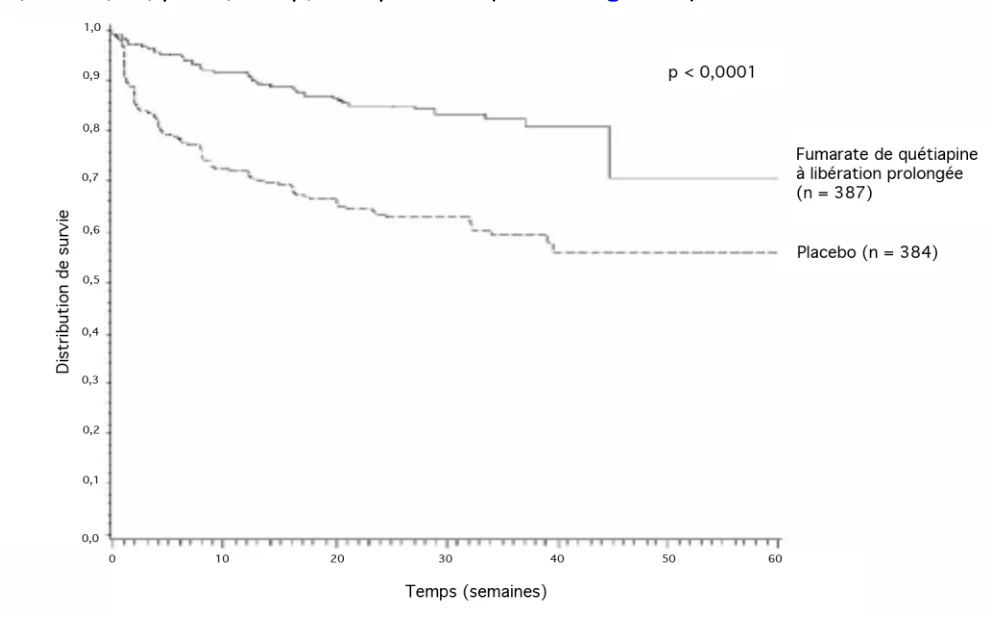
Figure 2. Temps écoulé jusqu’à la survenue d’un épisode dépressif – Étude à répartition aléatoire à plus long terme sur le sevrage – Courbes de Kaplan-Meier (population en intention de traitement [ITT]).
14.3 Études de biodisponibilité comparatives
On a mené une étude de biodisponibilité croisée comparant deux types de comprimés à libération prolongée renfermant 50 mg de quétiapine — Teva-Quetiapine XR (Teva Canada Limitée) et PrSEROQUEL XR® (AstraZeneca Canada Inc.) administrés à 38 adultes de sexe masculin et de sexe féminin en bonne santé et à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues auprès des 33 sujets qui étaient inclus dans l’analyse statistique.
TABLEAU RÉSUMANT LES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Quétiapine (1 × 50 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng•h/mL) | 599,04 670,68 (52) | 629,67 709,72 (52) | 95 | 88 - 103 |
ASCI (ng•h/mL) | 648,31 737,27 (58) | 672,76 764,57 (56) | 96 | 89 - 104 |
Cmax (ng/mL) | 42,54 46,18 (41) | 48,52 55,06 (52) | 88 | 77 - 100 |
tmax3 (h) | 9,61 (25) | 7,68 (36) | ||
t½3 (h) | 8,00 (30) | 7,92 (28) | ||
1 Les comprimés à libération prolongée Teva-Quetiapine XR (quétiapine sous forme de fumarate de quétiapine) à 50 mg (Teva Canada Limitée).
†2 Les comprimés à libération prolongée PrSEROQUEL XR® (quétiapine sous forme de fumarate de quétiapine) à 50 mg (AstraZeneca Canada Inc.)
3 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
On a mené une étude de biodisponibilité croisée comparant deux types de comprimés à libération prolongée renfermant 50 mg de quétiapine — Teva-Quetiapine XR (Teva Canada Limitée) et PrSEROQUEL XR® (AstraZeneca Canada Inc.) administrés à 28 adultes de sexe masculin et de sexe féminin en bonne santé alors qu’ils n’étaient pas à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues auprès des 28 sujets qui étaient inclus dans l’analyse statistique.
TABLEAU RÉSUMANT LES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Quétiapine (1 × 50 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng•h/mL) | 569,02 650,21 (69) | 562,92 647,45 (65) | 101 | 95 - 108 |
ASCI (ng•h/mL) | 585,62 667,11 (68) | 579,98 665,35 (65) | 101 | 95 - 108 |
Cmax (ng/mL) | 79,93 95,10 (87) | 84,68 94,08 (48) | 94 | 81 - 109 |
tmax3 (h) | 6,29 (33) | 5,66 (25) | ||
t½3 (h) | 5,02 (18) | 4,90 (19) | ||
1 Les comprimés à libération prolongée Teva-Quetiapine XR (quétiapine sous forme de fumarate de quétiapine) à 50 mg (Teva Canada Limitée).
†2 Les comprimés à libération prolongée PrSEROQUEL XR® (quétiapine sous forme de fumarate de quétiapine) à 50 mg (AstraZeneca Canada Inc.)
3 Exprimé sous forme de moyenne arithmétique (% CV) uniquement
On a mené une étude de biodisponibilité croisée comparant deux types de comprimés à libération prolongée renfermant 150 mg de quétiapine — Teva-Quetiapine XR (Teva Canada Limitée) et PrSEROQUEL XR® (AstraZeneca Canada Inc.) administrés à 38 adultes de sexe masculin et de sexe féminin en bonne santé et à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues auprès des 36 sujets qui étaient inclus dans l’analyse statistique.
TABLEAU RÉSUMANT LES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Quétiapine (1 × 150 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng•h/mL) | 1730,20 1867,37 (41) | 1672,67 1829,47 (43) | 103 | 99 - 108 |
ASCI (ng•h/mL) | 1872,01 2066,14 (37) | 1807,45 1960,70 (42) | 104 | 99 - 108 |
Cmax (ng/mL) | 142,36 160,87 (59) | 138,35 154,46 (51) | 103 | 94 - 113 |
tmax3 (h) | 8,67 (30) | 7,29 (40) | ||
t½3 (h) | 8,58 (35) | 8,36 (36) | ||
1 Les comprimés à libération prolongée Teva-Quetiapine XR (quétiapine sous forme de fumarate de quétiapine) à 150 mg (Teva Canada Limitée).
†2 Les comprimés à libération prolongée PrSEROQUEL XR® (quétiapine sous forme de fumarate de quétiapine) à 150 mg (AstraZeneca Canada Inc.)
3 Exprimé sous forme de moyenne arithmétique (% CV) uniquement
On a mené une étude de biodisponibilité croisée comparant deux types de comprimés à libération prolongée renfermant 150 mg de quétiapine — Teva-Quetiapine XR (Teva Canada Limitée) et PrSEROQUEL XR® (AstraZeneca Canada Inc.) administrés à 28 adultes de sexe masculin et de sexe féminin en bonne santé alors qu’ils n’étaient pas à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues auprès des 24 sujets qui étaient inclus dans l’analyse statistique.
TABLEAU RÉSUMANT LES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Quétiapine (1 × 150 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng•h/mL) | 2121,56 2275,87 (41) | 2131,40 2274,85 (40) | 100 | 94 - 106 |
ASCI (ng•h/mL) | 2163,65 2318,09 (41) | 2182,87 2329,09 (40) | 99 | 93 - 105 |
Cmax (ng/mL) | 280,40 310,38 (50) | 256,14 276,88 (42) | 109 | 97 - 123 |
tmax3 (h) | 6,10 (44) | 6,04 (49) | ||
t½3 (h) | 4,89 (20) | 5,03 (22) | ||
1 Les comprimés à libération prolongée Teva-Quetiapine XR (quétiapine sous forme de fumarate de quétiapine) à 150 mg (Teva Canada Limitée).
†2 Les comprimés à libération prolongée PrSEROQUEL XR® (quétiapine sous forme de fumarate de quétiapine) à 150 mg (AstraZeneca Canada Inc.)
3 Exprimé sous forme de moyenne arithmétique (% CV) uniquement
On a mené une étude de biodisponibilité croisée comparant deux types de comprimés à libération prolongée renfermant 200 mg de quétiapine — Teva-Quetiapine XR (Teva Canada Limitée) et PrSEROQUEL XR® (AstraZeneca Canada Inc.) administrés à 38 adultes de sexe masculin et de sexe féminin en bonne santé alors qu’ils n’étaient pas à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues auprès des 34 sujets qui étaient inclus dans l’analyse statistique.
TABLEAU RÉSUMANT LES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Quétiapine (1 × 200 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng•h/mL) | 2472,34 2712,15 (47) | 2330,77 2634,42 (51) | 106 | 100 - 112 |
ASCI (ng•h/mL) | 2592,06 2914,68 (44) | 2508,80 2842,27 (51) | 103 | 97 - 110 |
Cmax (ng/mL) | 221,34 243,97 (49) | 182,55 207,99 (52) | 121 | 109-134 |
tmax3 (h) | 7,44 (39) | 7,41 (42) | ||
t½3 (h) | 7,34 (26) | 7,94 (28) | ||
1 Les comprimés à libération prolongée Teva-Quetiapine XR (quétiapine sous forme de fumarate de quétiapine) à 200 mg (Teva Canada Limitée).
†2 Les comprimés à libération prolongée PrSEROQUEL XR® (quétiapine sous forme de fumarate de quétiapine) à 200 mg (AstraZeneca Canada Inc.)
3 Exprimé sous forme de moyenne arithmétique (% CV) uniquement
On a mené une étude de biodisponibilité croisée comparant deux types de comprimés à libération prolongée renfermant 200 mg de quétiapine — Teva-Quetiapine XR (Teva Canada Limitée) et PrSEROQUEL XR® (AstraZeneca Canada Inc.) administrés à 28 adultes de sexe masculin et de sexe féminin en bonne santé alors qu’ils n’étaient pas à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues auprès des 26 sujets qui étaient inclus dans l’analyse statistique.
TABLEAU RÉSUMANT LES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng•h/mL) | 2421,55 2578,69 (39) | 2496,62 2721,91 (47) | 97 | 92 - 102 |
ASCI (ng•h/mL) | 2469,45 2624,55 ( 38) | 2546,63 2770,92 (46) | 97 | 92 - 102 |
Cmax (ng/mL) | 358,73 390,58 ( 44) | 308,41 334,04 (44) | 116 | 106 - 128 |
tmax3 (h) | 5,55 (41) | 5,63 (43) | ||
t½3 (h) | 4,66 (15) | 5,02 (16) |
1 Les comprimés à libération prolongée Teva-Quetiapine XR (quétiapine sous forme de fumarate de quétiapine) à 200 mg (Teva Canada Limitée).
†2 Les comprimés à libération prolongée PrSEROQUEL XR® (quétiapine sous forme de fumarate de quétiapine) à 200 mg (AstraZeneca Canada Inc.)
3 Exprimé sous forme de moyenne arithmétique (% CV) uniquement
On a mené une étude de biodisponibilité croisée à doses multiples comparant deux types de comprimés à libération prolongée renfermant 400 mg de quétiapine — Teva-Quetiapine XR (Teva Canada Limitée) et Seroquel® XR (AstraZeneca Canada Inc.) administrés quotidiennement du jour 1 au jour 9 à 34 adultes de sexe masculin et de sexe féminin souffrant de trouble psychotique primaire et/ou de trouble bipolaire alors qu’ils n’étaient pas à jeun. Le tableau ci-après présente une comparaison des données de biodisponibilité obtenues auprès des 32 sujets qui étaient inclus dans l’analyse statistique.
TABLEAU RÉSUMANT LES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Quétiapine (1 × 400 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCtau,ss (ng•h/mL) | 5182,86 5651,02 (41) | 4998,99 5492,96 (42) | 104 | 97 - 110 |
Cmax,ss (ng/mL) | 463,32 515,84 (47) | 474,26 522,88 (44) | 98 | 91 - 105 |
Cmin,ss (ng/mL) | 56,08 69,77 (67) | 54,75 63,65 (54) | 102 | 91 - 115 |
tmax3 (h) | 6,54 (34) | 5,23 (29) | ||
Fluctuation3 (1 / h) | 191,30 (30) | 202,58 (20) | ||
1 Les comprimés à libération prolongée Teva-Quetiapine XR (quétiapine sous forme de fumarate de quétiapine) à 400 mg (Teva Canada Limitée).
†2 Les comprimés à libération prolongée PrSEROQUEL XR® (quétiapine sous forme de fumarate de quétiapine) à 400 mg (AstraZeneca Canada Inc.)
3 Exprimé sous forme de moyenne arithmétique (% CV) uniquement
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Thyroïde : Des études de quatre semaines ou plus sur la toxicité de la quétiapine chez les rats, et une étude de deux ans sur l’action cancérogène de la quétiapine chez les souris, ont montré que la quétiapine provoquait une augmentation dose-dépendante du dépôt de pigments dans la glande thyroïde. Les doses administrées étaient de 10-250 mg/kg chez les rats et de 75-750 mg/kg chez les souris, ce qui représente, respectivement, 0,1 à 3,0 et 0,1 à 4,5 fois les doses maximales recommandées chez l’humain (en mg/m2). Le dépôt de pigments s’est avéré irréversible chez les rats. L’identité du pigment n’a pu être déterminée, mais celui-ci a été localisé en présence de la quétiapine dans les cellules folliculaires de l’épithélium thyroïdien. On ignore les effets fonctionnels et la portée de cette observation chez l’humain.
Cataractes : Chez des chiens recevant de la quétiapine pendant 6 ou 12 mois, au contraire des chiens traités pendant un mois seulement, des cataractes focales triangulaires sont apparues à la jonction des sutures postérieures dans le cortex externe du cristallin à une dose de 100 mg/kg, soit 4 fois la dose maximale recommandée chez l’humain en mg/m2. Cette observation pourrait être due à l’inhibition de la biosynthèse du cholestérol par la quétiapine. La quétiapine a entraîné une réduction dose-dépendante des taux de cholestérol plasmatiques après l’administration de doses répétées chez des chiens et des singes, sans qu’il y ait toutefois de corrélation entre le cholestérol plasmatique et les cataractes observées chez les chiens. Chez ces espèces, l’apparition de delta8-cholestanol cadre avec l’inhibition d’une étape tardive dans la biosynthèse du cholestérol. Dans une étude spéciale portant sur des chiennes traitées par la quétiapine, on a également observé une réduction de 25 % de la teneur en cholestérol du cortex externe du cristallin. Des cataractes d’origine médicamenteuse n’ont été observées chez aucune autre espèce, mais dans une étude de un an sur des singes, on a tout de même observé la formation de stries sur la surface antérieure du cristallin chez 2 femelles sur 7 à la dose de 225 mg/kg, soit 5,5 fois la dose maximale recommandée chez l’humain en mg/m2.
Toxicité aiguë : Des études à dose unique ont été menées chez les souris et les rats recevant de la quétiapine par voies orale et intrapéritonéale et chez les chiens traités par voie orale. Les principaux signes cliniques observés chez les souris, les rats et les chiens cadraient avec l’activité pharmacologique du médicament, à savoir : diminution de la motricité, ptosis, perte du réflexe de redressement, tremblements, ataxie, prostration et convulsions. Les plus faibles doses orales causant la mort étaient de 250 mg/kg pour la souris et de 500 mg/kg pour le rat; aucun animal n’est mort à la plus forte dose orale testée (750 mg/kg) chez les chiens. Les doses parentérales non mortelles les plus élevées étaient de 100 mg/kg pour la souris et le rat.
Toxicité chronique/subaiguë : Dans des études à doses multiples sur les rats, les chiens et les singes (voir le tableau 11 pour les détails de chaque étude), les effets prévisibles sur le système nerveux central avec un antipsychotique ont été observés avec la quétiapine (p. ex. sédation aux doses plus faibles et tremblements, convulsions ou prostration aux doses plus élevées).
L’hyperprolactinémie, induite par l’activité antagoniste de la quétiapine ou de l’un de ses métabolites sur les récepteurs dopaminergiques D2, variait en intensité d’une espèce à l’autre, mais était plus marquée chez le rat. Une série d’effets découlant de ce phénomène ont été observés dans le cadre d’une étude de 12 mois, parmi lesquels on retrouve l’hyperplasie mammaire, une augmentation du poids de la glande pituitaire, une diminution du poids de l’utérus et une croissance accrue des femelles.
Des effets réversibles sur le fonctionnement et la morphologie du foie, correspondant à une induction enzymatique hépatique, ont été constatés chez la souris, le rat et le singe.
Une hypertrophie des cellules folliculaires de la thyroïde et des modifications concomitantes des concentrations plasmatiques d’hormones thyroïdiennes ont été observées chez le rat et le singe.
La pigmentation d’un certain nombre de tissus, en particulier la thyroïde, n’était associée à aucun des effets morphologiques ou fonctionnels.
Des augmentations passagères de la fréquence cardiaque, sans répercussion sur la tension artérielle, ont été observées chez le chien.
Cadrant avec l’inhibition de la biosynthèse du cholestérol dans le cristallin, des cas de cataracte triangulaire postérieure ont été constatés au bout de six mois chez des chiens ayant reçu 100 mg/kg/jour de quétiapine. Aucune cataracte n’a été observée chez les rongeurs ou encore chez les macaques de Buffon ayant reçu jusqu’à 225 mg/kg/jour de quétiapine. La surveillance durant des essais cliniques n’a révélé aucune opacité cornéenne d’origine médicamenteuse chez l’humain.
Les études de toxicité n’ont révélé aucun signe de diminution des taux de polynucléaires neutrophiles ni agranulocytose.
Pouvoir mutagène
Des études de toxicité génétique menées avec la quétiapine révèlent que ce composé n’est ni mutagène ni clastogène. On n’a décelé aucun signe de pouvoir mutagène dans des études sur la mutation directe (CHO-HGPRT) ou inverse (Salmonella typhimurium et E. coli) ou dans deux études sur les aberrations chromosomiques (étude sur la clastogenèse avec des lymphocytes du sang périphérique chez l’humain, et test du micronoyau avec des érythrocytes de la moelle osseuse chez le rat).
Pouvoir carcinogène
Les résultats des études de deux ans sur le pouvoir cancérogène de la quétiapine menées sur des rats et des souris (ainsi que des études d’observation chez la souris) sont résumés au Tableau 13.
Dans l’étude sur le rat (aux doses de 0, 20, 75 et 250 mg/kg/jour), l’incidence des adénocarcinomes mammaires était accrue à toutes les doses chez les rats femelles, consécutive à une hyperprolactinémie de longue durée.
Chez le rat mâle (à la dose de 250 mg/kg/jour) et la souris mâle (aux doses de 250 et de 750 mg/kg/jour), on a constaté un nombre accru d’adénomes bénins des cellules folliculaires de la thyroïde cadrant avec des mécanismes connus et propres aux rongeurs résultant d’une clairance hépatique accrue de la thyroxine.
Toxicologie relative à la reproduction et au développement
Les résultats des études sur la reproduction et la tératologie effectuées avec la quétiapine chez des rats et des lapins sont présentés dans le Tableau 13.
Des effets liés à des taux de prolactine élevés (réduction marginale de la fécondité chez les mâles et fausse gestation, prolongation du diestrus, prolongation de l’intervalle précoïtal et diminution du taux de grossesse) ont été observés chez les rats, mais, compte tenu des différences entre les espèces au niveau du contrôle hormonal de la reproduction, ils ne sont pas directement pertinents chez l’être humain.
La quétiapine n’a pas eu d’effet tératogène.
Tableau 11 – Principales études de toxicité utilisant des doses multiples de quétiapine
| Espèce/souche | Voie d’administration | Durée de l’étude | Nombre/ groupe/sexe | Dose (mg/kg/j) | Faits saillants |
| Rat Hla:(SD)/BR | Orale/gavage | 4 semaines de traitement et 4 semaines de sevrage | 14 | 0 25 50 150 | Ptosis à toutes les doses. Baisse du gain de poids corporel à 150 mg/kg/jour. Augmentation du poids du foie et baisse du poids de l’utérus, de la rate et de la glande pituitaire à toutes les doses. Baisse du poids de l’épididyme et du cœur à 150 mg/kg/jour. Déciduome de la glande métriale à 50 mg/kg/jour. |
| Rat Hla:(SD)/BR | Orale/gavage | 6 mois de traitement et 4 semaines de sevrage | 29 | 0 25 50 150 | Ptosis à toutes les doses. Baisse du gain de poids corporel à 50 et à 150 mg/kg/jour. TSH plasmatique accrue et T3 réduite à 150 mg/kg/jour. Dépôt pigmentaire et hypertrophie des cellules folliculaires de la thyroïde à 50 et à 150 mg/kg/jour. À toutes les doses, hypertrophie/hyperplasie de la glande mammaire, atrophie et/ou mucification de la muqueuse cervicale/vaginale. Augmentation du poids du foie à toutes les doses avec vacuolisation hépatocellulaire à 150 mg/kg/jour. Aucun effet indésirable constaté à la dose de 25 mg/kg/jour. |
| Espèce/souche | Voie d’administration | Durée de l’étude | Nombre/ groupe/sexe | Dose (mg/kg/j) | Faits saillants |
| Rat Crl:(WI)/BR | Orale/gavage | 12 mois de traitement et 5 semaines de sevrage | 20 | 0 10 25 75 250 | Hypoactivité, hyperprolactinémie et séquelles (toutes les doses). Réduction du gain de poids corporel de 27 % (250 mg/kg/jour). Hépatomégalie (75 et 250 mg/kg/jour), formation dose-dépendante de vacuoles à contenu lipidique dans les hépatocytes et hypertrophie centro-lobulaire avec expression accrue du CYP 2B1/2 et du CYP 3A à 250 mg/kg/jour. TSH et T4 accrues et hypertrophie des cellules folliculaires thyroïdiennes (250 mg/kg/jour). Pigmentation thyroïdienne (toutes les doses). Vacuolisation corticosurrénale (75 mg/kg/jour et plus). Augmentation des cellules sécrétrices de glucagon dans le pancréas (75 mg/kg/jour et plus). Augmentation des macrophages alvéolaires (75 mg/kg/jour et plus). |
| Chien Beagle | Orale/ comprimés | 4 semaines | 3 | 0 25 50 100 | Motricité réduite, ataxie, somnolence, myosis, fréquence cardiaque accrue et hypothermie dans tous les groupes traités. En général, la fréquence était liée à la dose et diminuait avec le temps. Tous les effets ont rétrocédé à l’arrêt du traitement. |
| Chien Beagle | Orale/ comprimés | 6 mois de traitement et 8 semaines de sevrage | 3 ou 4 | 0 25 50 100 | Sédation transitoire et fréquence cardiaque accrue jusqu’à 8 semaines. Baisses du gain pondéral liées à la dose. À 100 mg/kg/jour, baisse de 13 % à 26 % du cholestérol |
| Espèce/souche | Voie d’administration | Durée de l’étude | Nombre/ groupe/sexe | Dose (mg/kg/j) | Faits saillants |
plasmatique et sutures en Y postérieures proéminentes, gonflement de l’extrémité des fibres cristalliniennes et 3 cas de cataractes sur 8 femelles; une crise épileptiforme, 4 cas sur 8 de secousses musculaires. Aucun effet indésirable constaté à la dose de 50 mg/kg/jour. | |||||
| Chien Beagle | Orale/ comprimés | 12 mois de traitement et 8 semaines de sevrage | 4 | 0 10 25 50 100 | Sédation, myosis, démarche anormale et tremblements musculaires aux doses égales ou supérieures à 25 mg/kg/jour, surtout au cours des dix premières semaines. Cataractes chez les animaux recevant 100 mg/kg/jour. Modifications histopathologiques du cristallin chez 5 chiens sur 8 recevant 50 mg/kg/jour. À 100 mg/kg/jour, 13 chiens sur 14 ont présenté des altérations histologiques du cristallin cadrant avec les observations ophtalmologiques. De fins granules bruns ont été décelés dans les cellules épithéliales des glandes lacrymales à toutes les doses. |
Singe Cynomolgus | Orale/gavage | 13 mois | 4 | 0, dose croissante pendant 4 semaines avec 1 semaine à chaque | Signes de sédation à compter de la 2e semaine; durée et gravité croissantes avec la dose. Dose maximale tolérée : 43,5 mg/kg/jour. Comportement de fixation anormal chez deux animaux. Diminution du taux plasmatique de prolactine. Aucun changement histopathologique lié au |
| Espèce/souche | Voie d’administration | Durée de l’étude | Nombre/ groupe/sexe | Dose (mg/kg/j) | Faits saillants |
| palier, puis 43,5 pendant 52 semaines | composé. Aucun effet sur le taux plasmatique de cholestérol et aucune modification ophtalmologique n’a été observé. | ||||
Singe Cynomolgus | Orale/gavage | 14 semaines | 3 | 6, 12, 24, 36, 48, 60, 84, 108, 132, 150, 180, 225, 285 et 350. Doses croissantes administrées à raison de 3 doses/jour. Une semaine à chaque palier posologique | Sédation à compter de 24 mg/kg/jour, après quoi la durée et la gravité ont augmenté en fonction de la dose, jusqu’à la prostration survenue à 225 mg/kg/jour. Les doses de 285 et 350 mg/kg/jour ont causé une baisse du poids corporel et de la consommation de nourriture, de l’ataxie, une fréquence accrue de prostration et la mort d’un animal à 350 mg/kg/jour. Réductions des paramètres érythrocytaires, de la bilirubine plasmatique, du cholestérol (20-40 % à 285 mg/kg) et de l’activité de l’adéno-hypophyse. Aucun changement histopathologique lié au composé. |
Singe Cynomolgus | Orale/gavage | 56 semaines de traitement et 4 semaines de sevrage | 4 | 0, dose croissante pendant 4 semaines, puis 25, 100 et 225 mg/kg/ jour à raison | Fréquence et gravité des changements comportementaux liées à la dose. Aucun signe anormal à l’arrêt du traitement. Réduction de 40 %-60 % du cholestérol plasmatique à 225 mg/kg/jour avec présence de delta-8-cholestanol à 15 % du taux de cholestérol noté à 100 et à 225 mg/kg/jour. Pas d’opacité du cristallin. Changements |
| Espèce/souche | Voie d’administration | Durée de l’étude | Nombre/ groupe/sexe | Dose (mg/kg/j) | Faits saillants |
de 3 doses/jour | mineurs du cristallin à toutes les doses, sans pathologie cristallinienne. Augmentation transitoire du taux de prolactine et hyperplasie mammaire légère (chez les mâles), taux de T3 moindres et légère hypertrophie des cellules folliculaires thyroïdiennes à 100 et à 225 mg/kg/jour. Baisse des indices érythrocytaires et hépatomégalie avec hypertrophie hépatocytaire et dépôt adipeux à 225 mg/kg/jour. |
Tableau 12 – Études sur le pouvoir carcinogène (et étude d’observation chez les souris) avec la quétiapine
| Espèce/souche | Voie d’administration | Durée de l’étude | Nombre/ groupe/se xe | 4z 0 (mg/kg/jour) | Faits saillants |
| Souris C57BL/ 10jfCD/1/Alpk | Orale dans la nourriture | 90 jours | 25 | 0, 50, 100, 200, 300, 400 | Baisses du poids corporel aux doses de 100 mg/kg ou plus. Atrophie des canalicules séminifères aggravée à partir de 100 mg/kg/j. Augmentation de volume des hépatocytes centro-lobulaires à 200 mg/kg et plus. À 50 mg/kg, le seul effet noté a été une augmentation du poids du foie chez les femelles. |
| Souris C57BL/ 10jfCD/1/Alpk | Orale dans la nourriture | 90 jours | 15 | 0, 300-800, 400-1100 (augmentation de la posologie; dose maximale à 6 semaines) | Baisse de poids corporel, augmentation du poids du foie et hypertrophie hépatocytaire dans les deux groupes posologiques. Le poids des ovaires a baissé aux doses élevées et le poids des testicules a baissé aux doses faibles et élevées. Chez les femelles recevant des doses faibles ou élevées, il s’est produit une réduction liée à la dose du nombre de corps jaunes. Augmentation liée à la dose de la basophilie de la parotide. Les mâles ont présenté une atrophie liée à la dose des canalicules séminifères. Présence de gouttelettes hyalines dans la vessie et pigmentation épithéliale dans les deux groupes. |
| Souris C57BL/ 10jfCD/1/Alpk | Orale dans la nourriture | 2 ans | 100, 50, 50, 50, 50 | 0, 20, 75, 250, 750 (augmentation de la posologie; dose maximale à 6 semaines) | Pigmentation et hypertrophie des cellules folliculaires thyroïdiennes. Fréquence accrue d’adénomes bénins des cellules folliculaires thyroïdiennes (fréquence de 0 %, 0 %, 0 %, 8 % et 58 % chez les mâles seulement à 0, 20, 75, 250 et 750 mg/kg/j, respectivement). Aucune autre augmentation de la fréquence tumorale. Autres changements non néoplasiques comparables aux changements observés dans les études d’observation. |
| Rat/ Crl:(WI)BR | Orale par gavage | 2 ans | 100, 50, 50, 50, 50 | 0, 20, 75, 250 | Fréquence accrue d’adénocarcinomes mammaires dans tous les groupes de femelles (fréquence de 10 %, 26 %, 22 % et 32 % chez les femelles recevant 0, 20, 75 et 250 mg/kg/j, respectivement). Fréquence accrue d’adénomes folliculaires de la thyroïde chez les mâles uniquement, aux doses de 250 mg/kg/jour (fréquence de 6 %, 6 %, 0 % et 32 % chez des mâles recevant 0, 20, 75 et 250 mg/kg/jour, respectivement). Réductions significatives des fibromes sous-cutanés, des adénomes des cellules parafolliculaires thyroïdiennes, des polypes du stroma utérin et des carcinomes de la cavité buccale. |
Tableau 13 – Études sur la reproduction et la tératologie avec la quétiapine
| Espèce/souche | Voie d’administration | Durée de l’étude | Nombre/groupe | Dose (mg/kg/j) | Faits saillants |
Rat Alpk:APfSD Segment I Fécondité du mâle | Orale | Mâles traités pendant 14 semaines en tout | Génération Fo : 1er accouplement : 100 M, 200 F, 25 M, 50 F/groupe 2e accouplement : 25 M, 50 F/groupe (groupes I et IV seulement) | 0, 25, 50, 150 mâles traités seulement, jusqu’à la fin de la 1re période d’accouplement | 1er accouplement : Baisse du gain de poids corporel et signes cliniques marqués à toutes les doses de quétiapine. Baisse de la fécondité chez les mâles recevant 150 mg/kg/jour (plus long intervalle précoïtal avec la deuxième femelle). 2e accouplement : Effets sur la fécondité inversés, aucune différence entre les témoins et les animaux recevant la quétiapine. |
Rat Alpk:APfSD Segment I Fécondité de la femelle | Orale | 9 mois Génération Fo : traitées jusqu’à 14 jours avant l’accouplement et jusqu’à 24 jours pp chez les rates assignées à une portée | Génération Fo : 264 M/132 F 66 F/groupe 33 M/groupe – non traités Génération F1 : 239 F/120 M 50 F/groupe (49 dans le groupe I) 25 M/groupe | 0, 1, 10, 50 50 mg/kg/jour, dose réduite à 1 mg/kg/jour du 17e jour de gestation au 6e jour pp pour éviter de perdre la portée F1 de la génération non traitée | Inhibition du cycle œstral durant le traitement à la dose de 50 mg/kg/jour; les femelles ont eu de fausses gestations ou une prolongation du diestrus, une prolongation de l’intervalle pré-coïtal et une diminution du taux de grossesse. Légère baisse du gain de poids corporel pendant la gestation et l’allaitement à la dose de 50 mg/kg/jour. Aucun effet sur la fécondité ou la reproduction dans la génération F1. |
| Espèce/souche | Voie d’administration | Durée de l’étude | Nombre/groupe | Dose (mg/kg/j) | Faits saillants |
Rat Alpk:APfSD Segment II Tératologie | Orale | 21 jours; femelles traitées du 6e jour au 15e jour de gestation | Génération Fo : 22 F 22 F 22 F 22 F | Baisse du gain de poids corporel et signes cliniques défavorables avec 50 et 200 mg/kg/jour. Aucun effet sur la survie des fœtus. Baisse du poids des fœtus à la dose de 200 mg/kg/jour. Aucune anomalie fœtale majeure. Anomalies spécifiques du squelette associées à une baisse du poids fœtal à la dose de 200 mg/kg/jour. | |
Rat Crj : Wistar Segment II Tératologie | Orale | 21 jours; femelles traitées du 6e jour au 15e jour de gestation | Génération Fo : 13 F/groupe | 0, 25, 50, 200 | Signes cliniques défavorables à tous les niveaux posologiques. Aucun effet sur la fonction reproductrice des mères ou le développement des fœtus, ni sur le comportement ou la fonction reproductrice des petits à toutes les doses. |
Lapin Dutch Belted Segment II Tératologie | Orale | 28 jours; femelles traitées du 6e jour au 18e jour de gestation | Génération Fo : 20 F 20 F 20 F 20 F | 0 25 50 100 | Baisse du gain de poids corporel et signes cliniques défavorables à toutes les doses. Aucun effet sur la survie des fœtus. Baisse du poids des fœtus à la dose de 100 mg/kg/jour. Aucune anomalie fœtale majeure. Anomalies spécifiques du squelette associées à une baisse du poids fœtal à la dose de 100 mg/kg/jour. |
| Espèce/souche | Voie d’administration | Durée de l’étude | Nombre/groupe | Dose (mg/kg/j) | Faits saillants |
| Rat Alpk:APfSD Segment III Périnatal et postnatal | Orale | 44 jours de traitement, du 16e jour au 21e jour pp | Génération Fo : 20 F 20 F 20 F 20 F | 0 1 10 20 | Baisse du gain de poids corporel pendant les deux premières semaines d’allaitement chez les sujets recevant 20 mg/kg/jour. Aucun effet sur la survie ou le développement des petits. |
M : mâle, F : femelle
j6 : jour 6 de la gestation, jour du frottis positif pour le sperme (rats)/jour d’accouplement (lapins) : jour 0 de la gestation j16 : jour 16 de la gestation, jour de l’accouplement : jour 1 de la gestation
j17 : jour 17 de la gestation, jour du frottis positif pour le sperme : jour 1 de la gestation
j6 pp : jour 6 du post-partum, jour de la parturition : jour 1 du post-partum
j8 pp : jour 8 du post-partum, jour de la mise bas : jour 1 du post-partum
j21 pp : jour 21 du post-partum, jour de la mise bas : jour 1 du post-partum
j24 pp : jour 24 du post-partum, jour de la mise bas : jour 1 du post-partum
pp : post-partum
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. SEROQUEL XR (comprimés à libération prolongée à 50 mg, 150 mg, 200 mg, 300 mg et 400 mg), no de contrôle de la présentation : 255494, monographie de produit, AstraZeneca Canada Inc., 4 janvier 2022.