


Monographie de produit - Teva-Sacubitril / Valsartan
Modifications majeures récentes apportées à la monographie
Sans objet
Table des matières
Partie I : Renseignements pour le professionnel de la santé ..................................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .......................................................................................................................... 4
1.2 Personnes âgées ........................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .......................... 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 5
4.1 Considérations posologiques ....................................................................................... 5
4.2 Dose recommandée et ajustement posologique ......................................................... 5
4.4 Administration .............................................................................................................. 7
4.5 Dose oubliée ................................................................................................................. 7
5 SURDOSAGE ................................................................................................................ 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ......... 8
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................. 9
7.1 Cas particuliers ........................................................................................................... 12
7.1.1 Grossesse ............................................................................................................ 12
7.1.2 Allaitement ......................................................................................................... 14
7.1.3 Enfants ................................................................................................................ 14
7.1.4 Personnes âgées ................................................................................................. 14
8 EFFETS INDÉSIRABLES ................................................................................................ 14
8.1 Aperçu des effets indésirables ................................................................................... 14
8.2 Effets indésirables observés au cours des essais cliniques ........................................ 15
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ....................................................... 20
8.5 Effets indésirables signalés après la commercialisation du produit .......................... 21
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 21
9.1 Interactions médicamenteuses graves ...................................................................... 21
9.2 Aperçu des interactions médicamenteuses ............................................................... 22
9.3 Interactions médicament-comportement ................................................................. 23
9.4 Interactions médicament-médicament ..................................................................... 23
9.5 Interactions médicament-aliments ............................................................................ 25
9.6 Interactions médicament-plantes médicinales .......................................................... 26
9.7 Interactions médicament-épreuves de laboratoire ................................................... 26
10 PHARMACOLOGIE CLINIQUE ................................................................................... 26
10.1 Mode d’action ............................................................................................................ 26
10.2 Pharmacodynamie ...................................................................................................... 26
10.3 Pharmacocinétique .................................................................................................... 27
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ....................................................... 30
Partie II : Renseignements scientifiques ................................................................................ 31
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................. 31
14 ESSAIS CLINIQUES .................................................................................................. 32
14.1 Essais cliniques, par indication ................................................................................... 32
14.2 Études de biodisponibilité comparative ..................................................................... 37
16 TOXICOLOGIE NON CLINIQUE ................................................................................. 45
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ......................................................... 46
RENSEIGNEMENTS POUR LE PATIENT .................................................................................... 47
Partie I : Renseignements pour le professionnel de la santé
1 INDICATIONS
Teva-Sacubitril / Valsartan (sacubitril/valsartan) est indiqué :
- dans le traitement de l’insuffisance cardiaque (de classe II ou III selon la NYHA) accompagnée d’une baisse de la fraction d’éjection, en vue de réduire la mortalité cardiovasculaire et la fréquence d’hospitalisation pour cause d’insuffisance cardiaque (voir 4 POSOLOGIE ET ADMINISTRATION).
Teva-Sacubitril / Valsartan doit être associé à d’autres formes de traitement de l’insuffisance cardiaque, à la place d’un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) ou d’un antagoniste des récepteurs de l’angiotensine II (ARA) (voir 2 CONTRE-INDICATIONS, 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS et 14 ESSAIS CLINIQUES).
L’administration et l’ajustement de la dose de Teva-Sacubitril / Valsartan doivent être entrepris par un médecin expérimenté dans le traitement de l’insuffisance cardiaque.
1.1 Enfants
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et revues par l’organisme, l’innocuité et l’efficacité de l’association sacubitril/valsartan n’ont pas été établies chez les enfants.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Il n’est pas nécessaire d’ajuster la posologie chez le patient âgé de plus de 65 ans. Cependant, l’emploi de l’association sacubitril/valsartan n’a été étudié que chez un petit nombre de sujets de plus de 80 ans (voir 7.1.4 Personnes âgées et 14 ESSAIS CLINIQUES). La prudence est de mise chez ce type de patients (voir 4 POSOLOGIE ET ADMINISTRATION).
2 CONTRE-INDICATIONS
Teva-Sacubitril / Valsartan est contre-indiqué dans les cas suivants :
- Hypotension symptomatique de survenue récente avant la mise en route du traitement par Teva-Sacubitril / Valsartan (sacubitril/valsartan)
- Emploi concomitant de tout médicament contenant un IECA, sous peine d’accroître le risque d’œdème de Quincke (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES). Un intervalle d’au moins 36 heures doit séparer l’abandon de l’IECA et le début du traitement par Teva-Sacubitril / Valsartan.
- Antécédents connus d’œdème de Quincke lié à l’emploi d’un IECA ou d’un ARA
- Antécédents d’œdème de Quincke héréditaire ou idiopathique
- Comme celui de tout médicament contenant un IECA ou un ARA, l’emploi de Teva-Sacubitril / Valsartan avec des médicaments contenant de l’aliskirène est contre-indiqué en présence de diabète (de type 1 ou de type 2) ou d’insuffisance rénale modérée ou grave (DFGe < 60 mL/min/1,73 m2) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Fonction rénale, et 9 INTERACTIONS MÉDICAMENTEUSES)
- Grossesse et allaitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive, 7.1.1 Grossesse et 7.1.2 Allaitement)
- Hypersensibilité à ce médicament, aux ingrédients, médicinaux ou non, de la préparation et aux constituants du contenant. Pour en connaître la liste complète, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
| L’emploi d’antagonistes des récepteurs AT1 de l’angiotensine (ARA) durant la grossesse peut être nocif, voire mortel, pour le fœtus. En cas de grossesse, il faut abandonner l’emploi de Teva-Sacubitril / Valsartan le plus tôt possible (voir 7.1 Cas particuliers). |
|---|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Normalement, Teva-Sacubitril / Valsartan (sacubitril et valsartan) doit être prescrit au patient dans un état clinique stable conjointement avec d’autres formes de traitement médical de l’insuffisance cardiaque avec fraction d’éjection réduite (ICFÉr), incluant l’usage de diurétiques, de bêtabloquants et d’antagonistes des récepteurs minéralocorticoïdes (ARM), selon l’état clinique et la tolérance du patient.
Teva-Sacubitril / Valsartan doit être administré à la place d’un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) ou d’antagoniste du récepteur de l’angiotensine II (ARA) (voir 1 INDICATIONS, 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Ne pas administrer Teva-Sacubitril / Valsartan en présence d’insuffisance cardiaque en décompensation aiguë, ou d’accident ischémique d’importance clinique comme l’infarctus myocardique ou cérébral aigu.
Le traitement par Teva-Sacubitril / Valsartan peut être mis en route chez le patient dans un état clinique stable dont la tension artérielle systolique, la kaliémie et la fonction rénale sont acceptables (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 14 ESSAIS CLINIQUES).
4.2 Dose recommandée et ajustement posologique
La posologie initiale habituellement recommandée s’établit à 1 comprimé à 49 mg de sacubitril/51 mg de valsartan, 2 fois par jour. La posologie cible est de 1 comprimé à 97 mg de sacubitril/103 mg de valsartan 2 fois par jour.
On peut envisager d’administrer une dose initiale de 24 mg de sacubitril/26 mg de valsartan 2 fois par jour dans certains cas :
- Si le patient reçoit des doses d’IECA ou d’ARA inférieures aux doses recommandées dans les lignes directrices avant la mise en route du traitement par Teva-Sacubitril / Valsartan
- Si le patient présente des facteurs de risque d’hypotension, p. ex., s’il est âgé d’au moins 75 ans ou que sa tension artérielle systolique est basse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hypotension)
La dose de Teva-Sacubitril / Valsartan doit être augmentée à intervalles de 2 à 4 semaines, selon la tolérance du patient, jusqu’à l’atteinte de la posologie cible de 97 mg de sacubitril/103 mg de valsartan 2 fois par jour. En présence de problèmes de tolérance, p. ex., hypotension symptomatique ou hyperkaliémie, on peut envisager de réduire temporairement la dose ou de suspendre le traitement par Teva-Sacubitril / Valsartan.
Étant donné le risque d’œdème de Quincke lié à l’emploi concomitant de Teva-Sacubitril / Valsartan et d’un IECA, un intervalle d’au moins 36 heures doit séparer la prise de la dernière dose d’IECA et le début du traitement par Teva-Sacubitril / Valsartan (voir 2 CONTRE-INDICATIONS).
Teva-Sacubitril / Valsartan ne doit pas être administré avec d’autres médicaments contenant un ARA en raison de son activité antagoniste sur les récepteurs de l’angiotensine II (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Il faut savoir que la biodisponibilité du valsartan est plus grande après la prise orale de Teva-Sacubitril / Valsartan que celle d’autres comprimés commercialisés qui renferment cette substance (voir 10.3 Pharmacocinétique, Absorption). Il faut administrer Teva-Sacubitril / Valsartan suivant les instructions susmentionnées, en tenant compte de la tolérance du patient et sans substituer de produits l’un à l’autre milligramme pour milligramme de valsartan.
Teva-Sacubitril / Valsartan peut être pris avec ou sans aliments.
Surveiller les concentrations sériques de potassium chez tous les patients sous Teva-Sacubitril / Valsartan. En cas d’hyperkaliémie, il peut être nécessaire d’ajuster la posologie des médicaments à l’origine de la hausse du potassium sérique, comme les antagonistes des récepteurs minéralocorticoïdes ou Teva-Sacubitril / Valsartan, ou d’en interrompre l’administration.
Cas particuliers
Insuffisance rénale
Aucune modification de la dose n’est exigée en présence d’insuffisance rénale légère (DFGe de 60 à 90 mL/min/1,73 m2) ou modérée (DFGe de 30 à 60 mL/min/1,73 m2). En l’absence de données adéquates sur l’emploi de Teva-Sacubitril / Valsartan chez le patient atteint d’insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2), il est déconseillé d’administrer ce produit à ce type de patient (voir 10.3 Pharmacocinétique, Insuffisance rénale).
Insuffisance hépatique
Aucune modification de la dose de Teva-Sacubitril / Valsartan n’est exigée en présence d’insuffisance hépatique légère (classe A de Child-Pugh). En cas d’insuffisance hépatique modérée (classe B de Child-Pugh), la posologie initiale recommandée est de 1 comprimé à 24 mg de sacubitril/26 mg de valsartan 2 fois par jour.
Aucune étude portant sur l’emploi Teva-Sacubitril / Valsartan n’a été menée chez des patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh). L’emploi de Teva-Sacubitril / Valsartan est donc déconseillé chez ce type de patients.
Enfants (< 18 ans)
D’après les données soumises à Santé Canada et revues par l’organisme, l’innocuité et l’efficacité de l’association sacubitril/valsartan n’ont pas été établies chez les enfants.
Personnes âgées (> 65 ans)
Il n’est pas nécessaire de modifier la posologie chez le patient âgé de plus de 65 ans (voir 10 PHARMACOLOGIE CLINIQUE, Personnes âgées). Cependant, l’emploi du sacubitril/valsartan n’a été étudié que chez un petit nombre de sujets âgés de plus de 80 ans (voir 14 ESSAIS CLINIQUES). Chez le patient âgé d’au moins 75 ans, on peut envisager d’administrer une dose initiale de 24 mg de sacubitril/26 mg de valsartan 2 fois par jour (voir Dose recommandée et ajustement posologique, ci-dessus).
4.4 Administration
Teva-Sacubitril / Valsartan peut être pris avec ou sans aliments (voir 10.3 Pharmacocinétique).
4.5 Dose oubliée
On doit informer le patient que s’il oublie une dose de Teva-Sacubitril / Valsartan, il doit la prendre dès qu’il s’en rend compte, et prendre la prochaine dose suivant l’horaire d’administration habituel. Il ne faut pas doubler la dose pour compenser la dose oubliée.
5 SURDOSAGE
Il existe peu de données cliniques sur le surdosage de sacubitril/valsartan. Dans le cadre d’études menées chez des volontaires sains, l’administration d’une dose unique de 583 mg de sacubitril/617 mg de valsartan, équivalant à environ 6 comprimés à 97,2 mg de sacubitril/102,8 mg de valsartan, et de doses de 437 mg de sacubitril/463 mg de valsartan par jour, équivalant à environ 9 comprimés à 48,6 mg de sacubitril/51,4 mg de valsartan, durant 14 jours a été bien tolérée.
Compte tenu des effets du sacubitril/valsartan sur la tension artérielle, l’hypotension est le signe le plus probable de surdosage. Les étourdissements, la syncope et des incidents orthostatiques sont également possibles. Le traitement des symptômes doit être instauré.
Il est peu probable que l’hémodialyse permette d’éliminer Teva-Sacubitril / Valsartan du sang, étant donné la grande affinité de ce médicament pour les protéines plasmatiques.
| Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669). |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/Teneurs | Ingrédients non médicinaux (liste complète) |
| Orale | Comprimés pelliculés : 24 mg de sacubitril / 26 mg de valsartan 49 mg de sacubitril / 51 mg de valsartan 97 mg de sacubitril / 103 mg de valsartan | Amidon, cellulose microcristalline, crospovidone, silice colloïdale, hydroxypropylcellulose et stéarate de magnésium. L’enrobage des comprimés pelliculés contient : Alcool polyvinylique, dioxyde de titane, oxyde de fer jaune (49 mg/51 mg), oxyde de fer rouge (24 mg/26 mg et 97 mg/103 mg), oxyde ferrosoferrique (24 mg/26 mg), polyéthylène glycol et talc. |
Teva-Sacubitril / Valsartan est offert en 3 teneurs :
24 mg de sacubitril / 26 mg de valsartan
49 mg de sacubitril / 51 mg de valsartan
97 mg de sacubitril / 103 mg de valsartan
Teva-Sacubitril / Valsartan à 24 mg de sacubitril / 26 mg de valsartan : Comprimé pelliculé violet en forme de capsule portant en creux l’inscription « 2H » d’un côté et « TV » de l’autre.
Chaque comprimé pelliculé contient 24,3 mg de sacubitril et 25,7 mg de valsartan (sous forme de complexe de sacubitril/valsartan sodique hydraté).
Teva-Sacubitril / Valsartan à 49 mg de sacubitril / 51 mg de valsartan : Comprimé pelliculé jaune en forme de capsule portant en creux l’inscription « 3H » d’un côté et « TV » de l’autre.
Chaque comprimé pelliculé contient 48,6 mg de sacubitril et 51,4 mg de valsartan (sous forme de complexe de sacubitril/valsartan sodique hydraté).
Teva-Sacubitril / Valsartan à 97 mg de sacubitril / 103 mg de valsartan : Comprimé pelliculé rose en forme de capsule portant en creux l’inscription « 5H » d’un côté et « TV » de l’autre.
Chaque comprimé pelliculé contient 97,2 mg de sacubitril et 102,8 mg de valsartan (sous forme de complexe de sacubitril/valsartan sodique hydraté).
Composition
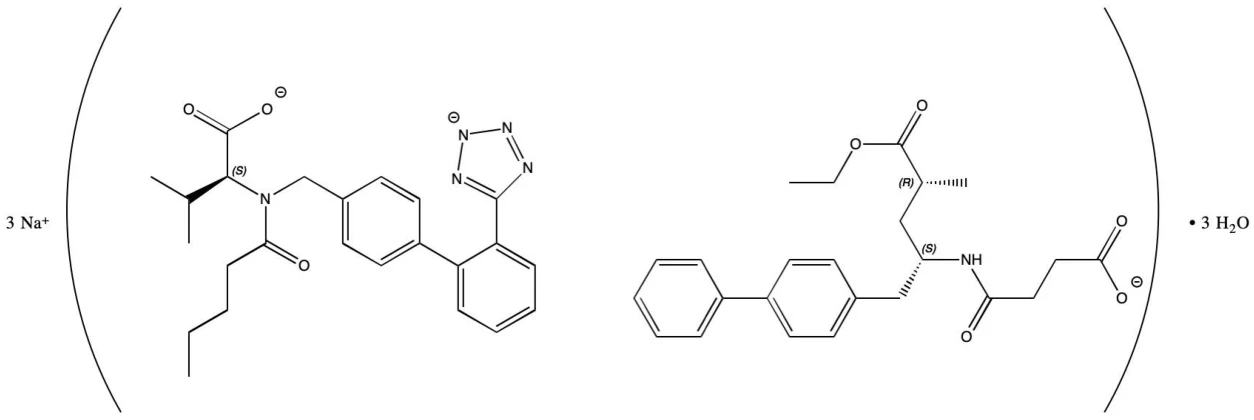
Teva-Sacubitril / Valsartan est une association à dose fixe, qui contient un complexe sodique hydraté de sacubitril et de valsartan sous forme anionique, des cations sodium et des molécules d’eau, dans un ratio molaire de 1:1:3:3 respectivement. Après son administration par voie orale, Teva-Sacubitril / Valsartan se dissocie en sacubitril (ensuite converti en sacubitrilate) et en valsartan.
Schéma bidimensionnel du complexe de sacubitril/valsartan sodique hydraté
Conditionnement
Les comprimés pelliculés Teva-Sacubitril / Valsartan sont offerts en flacons de 100 comprimés et en plaquettes alvéolées de 60 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Ne pas administrer Teva-Sacubitril / Valsartan (sacubitril/valsartan) avec un IECA en raison du risque d’œdème de Quincke. Un intervalle d’au moins 36 heures doit séparer l’administration de la dernière dose d’IECA et le début du traitement par Teva-Sacubitril / Valsartan. De même, il faut attendre au moins 36 heures après l’administration de la dernière dose de Teva-Sacubitril / Valsartan avant d’entreprendre l’administration d’un IECA
- voir 2 CONTRE-INDICATIONS, 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES).
- Teva-Sacubitril / Valsartan ne doit pas être administré avec d’autres médicaments contenant un ARA, en raison de l’activité antagoniste de la fraction valsartan sur les récepteurs de l’angiotensine II (voir 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES).
- L’administration de Teva-Sacubitril / Valsartan avec des inhibiteurs de la rénine à action directe tels que l’aliskirène commande la prudence (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES). En général, une telle association est déconseillée, car elle n’a pas fait l’objet d’études assez poussées. Il est contre-indiqué d’administrer Teva-Sacubitril / Valsartan avec de l’aliskirène en présence de diabète de type 2 ou d’altération grave de la fonction rénale (voir 2 CONTRE-INDICATIONS).
- Le peptide natriurétique de type B (BNP) est un substrat de la néprilysine, mais le propeptide N-terminal du BNP (NT-proBNP) n’en est pas un. Compte tenu de l’action du sacubitril, l’emploi de Teva-Sacubitril / Valsartan devrait entraîner la hausse du taux de BNP, sans avoir d’effet direct sur le taux de NT-proBNP. Par conséquent, seul le NT-proBNP peut constituer un biomarqueur adéquat en vue de la surveillance de la fonction cardiaque chez le patient qui reçoit Teva-Sacubitril / Valsartan.
Œdème de Quincke
Des cas d’œdème de Quincke ont été signalés pendant l’emploi de sacubitril/valsartan (voir 8 EFFETS INDÉSIRABLES et 10.2 Pharmacodynamie). En présence d’œdème de Quincke, il faut cesser immédiatement le traitement par Teva-Sacubitril / Valsartan, prodiguer les soins appropriés et surveiller l’état du patient jusqu’à la disparition complète et définitive des signes et des symptômes d’œdème. Il ne faut pas reprendre le traitement par Teva-Sacubitril / Valsartan par la suite. Dans les cas confirmés où l’œdème se limite au visage et aux lèvres, le problème se résorbe généralement sans traitement, bien que des antihistaminiques puissent être utiles pour soulager les symptômes.
L’œdème de Quincke compliqué d’atteinte laryngée peut être mortel. Si l’œdème envahit la langue, la glotte ou le larynx, risquant ainsi de causer une obstruction des voies respiratoires, il faut entreprendre sans tarder le traitement approprié (p. ex., injection sous-cutanée de 0,3 à 0,5 mL d’une solution d’épinéphrine à 1:1000) et/ou prendre les mesures nécessaires pour assurer la perméabilité des voies respiratoires.
L’emploi de Teva-Sacubitril / Valsartan n’a pas été étudié chez des sujets ayant des antécédents d’œdème de Quincke. L’administration de Teva-Sacubitril / Valsartan exige donc la prudence chez ce type de patient plus exposé au risque d’œdème de Quincke. Teva-Sacubitril / Valsartan est contre-indiqué en présence d’antécédents connus d’œdème de Quincke lié à l’emploi d’un IECA ou d’un ARA ou d’antécédents d’œdème de Quincke héréditaire ou idiopathique (voir 2 CONTRE-INDICATIONS).
Les patients de race noire qui reçoivent l’association sacubitril/valsartan semblent plus susceptibles de faire un œdème de Quincke. Au cours de l’étude PARADIGM-HF, la survenue d’un œdème de Quincke a été confirmée chez 2,4 % et 0,5 % des sujets de race noire qui recevaient respectivement le sacubitril/valsartan et l’énalapril. Durant cette même étude, l’œdème de Quincke a été constaté chez 0,4 % et 0,2 % des sujets d’autres races qui recevaient respectivement sacubitril/valsartan et l’énalapril.
Fonctions hépatique/biliaire/pancréatique
La dose initiale recommandée chez les patients atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) est de 24,3 mg de sacubitril / 25,7 mg de valsartan deux fois par jour (voir 4 POSOLOGIE ET ADMINISTRATION, Cas particuliers, Insuffisance hépatique).
L’administration de Teva-Sacubitril / Valsartan n’est pas recommandée chez les patients souffrant d’insuffisance hépatique grave (classe C de Child-Pugh) (voir 10.3 Pharmacocinéique, Populations et cas particuliers, Insuffisance hépatique).
Hyperkaliémie
Comme tout médicament qui agit sur le système rénine-angiotensine-aldostérone, l’utilisation de Teva-Sacubitril / Valsartan entraîne une augmentation du risque d’hyperkaliémie (voir 8 EFFETS INDÉSIRABLES). On doit mesurer la kaliémie avant d’entreprendre le traitement par Teva-Sacubitril / Valsartan et pendant celui-ci au besoin, suivant la propension du patient à l’hyperkaliémie. L’emploi de sacubitril/valsartan n’a pas été étudié chez des sujets dont la kaliémie était supérieure à 5,2 mmol/L avant le début du traitement.
Pendant l’étude PARADIGM-HF, une hyperkaliémie d’importance clinique a entraîné l’abandon du traitement chez 0,3 % et 0,4 % des sujets qui recevaient respectivement le sacubitril/valsartan et l’énalapril. L’administration concomitante de Teva-Sacubitril / Valsartan et de médicaments réputés pour faire augmenter la kaliémie (p. ex., diurétiques d’épargne potassique, suppléments de potassium) commande la prudence. En cas d’hyperkaliémie d’importance clinique ou de risque élevé d’hyperkaliémie, il faut envisager de prendre certaines mesures comme la diminution de l’apport de potassium alimentaire ou la modification des doses des médicaments pris avec Teva-Sacubitril / Valsartan. Il peut être nécessaire de réduire la dose Teva-Sacubitril / Valsartan ou d’en suspendre l’administration. Il est recommandé de surveiller attentivement la kaliémie, spécialement en présence de facteurs de risque tels qu’une atteinte rénale grave, le diabète ou l’hypoaldostéronisme, ou chez le patient dont l’alimentation est riche en potassium (voir 4 POSOLOGIE ET ADMINISTRATION).
Hypotension
L’association sacubitril/valsartan entraîne une baisse de la tension artérielle et peut donc être une cause d’hypotension symptomatique (voir 8 EFFETS INDÉSIRABLES). L’emploi de sacubitril/valsartan n’a pas été étudié chez des sujets dont la tension artérielle systolique était inférieure à 100 mm Hg au début du traitement. Il est déconseillé d’administrer Teva-Sacubitril / Valsartan à ce type de patient.
L’emploi de Teva-Sacubitril / Valsartan entraîne un plus grand risque d’hypotension chez le patient dont le système rénine-angiotensine est activé, notamment en présence de déplétion volumique et/ou sodique (attribuable, p. ex., à un traitement diurétique fortement dosé). Pendant la période de traitement à double insu de l’étude PARADIGM-HF, l’hypotension a figuré parmi les effets indésirables rapportés chez 18 % et 12 % des patients qui recevaient respectivement le sacubitril/valsartan et l’énalapril, et a été jugée grave chez environ 1,5 % des membres des deux groupes de traitement.
En cas d’hypotension, il faut envisager de modifier les doses des diurétiques, des antihypertenseurs et/ou de Teva-Sacubitril / Valsartan administrés en concomitance, et traiter la cause sous-jacente du trouble, p. ex., l’hypovolémie. L’abandon définitif de Teva-Sacubitril / Valsartan n’est généralement pas nécessaire. Il faut corriger toute déplétion sodique et/ou volumique avant la mise en route du traitement par Teva-Sacubitril / Valsartan.
Altération de la fonction rénale
En raison de l’inhibition du système RAA attribuable à Teva-Sacubitril / Valsartan, on peut s’attendre à ce que la fonction rénale des patients vulnérables ralentisse durant le traitement. Chez les patients dont la fonction rénale dépend de l’activité du système RAA, notamment ceux qui sont atteints d’insuffisance cardiaque congestive grave, l’emploi d’IECA et d’ARA a entraîné une oligurie, une azotémie évolutive et, dans de rares cas, une insuffisance rénale aiguë et la mort. Il faut surveiller étroitement la créatininémie et, en présence d’une baisse cliniquement importante de la fonction rénale, réduire la dose de Teva-Sacubitril / Valsartan ou en interrompre l’administration.
La fonction rénale doit être évaluée de façon appropriée, avant la mise en route du traitement par Teva-Sacubitril / Valsartan et durant celui-ci si la situation clinique le justifie.
Sténose artérielle rénale
À l’instar d’autres médicaments qui agissent sur le système RAA, Teva-Sacubitril / Valsartan peut occasionner une hausse du taux d’urée sanguine et de la créatininémie chez le patient atteint de sténose artérielle rénale bilatérale ou unilatérale. L’emploi de Teva-Sacubitril / Valsartan chez ce type de patient exige donc la prudence. Une surveillance attentive de la fonction rénale s’impose.
Santé reproductive
Fertilité
Il n’existe pas de données disponibles sur les effets de l’association sacubitril/valsartan sur la fertilité humaine. Chez le rat, l’exposition à des niveaux < 0,6 fois la DMRH sur la base de l’ASC du valsartan et < 0,1 fois la DMRH sur la base de l’ASC du sacubitrilate n’a pas eu d’effet sur la fertilité ou de développement embryonnaire précoce.
7.1 Cas particuliers
7.1.1 Grossesse
Comme tout médicament qui agit directement sur le système RAA, Teva-Sacubitril / Valsartan est contre-indiqué pendant la grossesse (voir 2 CONTRE-INDICATIONS).
Administrés aux femmes enceintes, les médicaments qui agissent directement sur le système rénine-angiotensine peuvent être une cause de morbidité et de mortalité fœtales et néonatales. En cas de grossesse, il faut abandonner le valsartan le plus tôt possible.
Risque tératogène
Comme une partie des effets de Teva-Sacubitril / Valsartan s’exerce par l’antagonisme de l’angiotensine II, il n’est pas possible d’affirmer l’absence de risque pour le fœtus. En effet, certains comptes rendus font état de lésions fœtales durant le développement (p. ex., avortement spontané, oligo-amnios et dysfonctionnement rénal chez le nouveau-né) par suite de l’administration de valsartan durant la grossesse. En cas de grossesse pendant le traitement, interrompre l’administration de Teva-Sacubitril / Valsartan le plus tôt possible.
L’emploi de tout médicament renfermant un ARA est déconseillé durant la grossesse. L’emploi d’ARA durant les deuxième et troisième trimestres de la grossesse est réputé avoir des effets toxiques chez le fœtus (diminution de la fonction rénale, oligoamnios, retard de l’ossification crânienne) et le nouveau-né (insuffisance rénale, hypotension, hyperkaliémie). Des cas d’avortement spontané, d’oligoamnios et de dysfonctionnement rénal chez le nouveau-né ont été signalés après que des femmes enceintes ont pris du valsartan par inadvertance.
On doit observer de près les nourrissons exposés in utero à un antagoniste des récepteurs AT1 de l’angiotensine II afin de déceler tout signe d’hypotension, d’oligurie et d’hyperkaliémie. En cas d’oligurie, il faut veiller à maintenir une tension artérielle et une perfusion rénale adéquates. Une transfusion d’échange peut être nécessaire afin de contrer l’hypotension et/ou de pallier l’insuffisance rénale ; cependant, d’après le peu d’expérience dont on dispose, ces interventions ne semblent pas se traduire par des bienfaits cliniques importants. La dialyse n’élimine pas le valsartan du plasma.
Des études animales menées chez le rat et le lapin ont montré que l'administration de sacubitril/valsartan pendant l'organogenèse entraînait une augmentation de la létalité embryo-fœtale, correspondant à 0,06 fois la dose maximale recommandée chez l'homme (DMRH) pour le sacubitrilate et à 0,72 fois pour le valsartan, d'après l'ASC chez le rat, et à 0,03 fois la DMRH pour le sacubitril et à 2,0 fois pour le valsartan, d'après l'ASC chez le lapin. Le sacubitril/valsartan est tératogène, comme en témoigne la faible incidence d'hydrocéphalie fœtale associée à des doses toxiques pour la mère, observée chez le lapin à une dose ≥ 5 mg de sacubitril/5 mg de valsartan/kg/jour (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie relative à la reproduction et au développement).
Femmes nubiles / contraception
Les femmes nubiles doivent être informées des conséquences de l’exposition à Teva-Sacubitril / Valsartan pendant la grossesse et de la nécessité d’utiliser un moyen de contraception pendant le traitement par Teva-Sacubitril / Valsartan, ainsi que pendant une (1) semaine après la dernière dose.
7.1.2 Allaitement
Des données limitées montrent que le sacubitril et le sacubitrilate (métabolite du sacubitril) passent dans le lait maternel humain.
Une étude clinique sur l'allaitement a été publiée qui montre la présence de sacubitril et de sacubitrilate dans le lait maternel des cinq participantes qui y ont pris part. Ainsi l’administration, à l’état d’équilibre, de sacubitril/valsartan en doses de 24 mg/26 mg deux fois par jour a entraîné chez le nourrisson une dose relative estimée de 0,01 % pour le sacubitril et de 0,46 % pour le sacubitrilate. Aucune trace de valsartan (inférieure à la limite de quantification) n'a été détectée dans le lait maternel.
On sait que les principes actifs de Teva-Sacubitril / Valsartan, le sacubitril et le valsartan, passent dans le lait de la rate (voir 16 TOXICOLOGIE NON CLINIQUE). En raison du risque d’effets indésirables chez le nourrisson, on doit choisir entre l’allaitement et le traitement par Teva-Sacubitril / Valsartan après avoir pesé les avantages de l’allaitement et l’importance du traitement pour la mère (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et revues par l’organisme, l’innocuité et l’efficacité de l’association sacubitril/valsartan n’ont pas été établies chez les enfants.
7.1.4 Personnes âgées
Personnes âges (> 65 ans) : Il n’est pas nécessaire de modifier la posologie chez le patient âgé de plus de 65 ans. Cependant, l’emploi de sacubitril/valsartan n’a été étudié que chez un petit nombre de sujets âgés de plus de 80 ans (voir 14 ESSAIS CLINIQUES). La prudence est de mise chez ce type de patients (voir 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité du sacubitril/valsartan en présence d’insuffisance cardiaque accompagnée d’une baisse de la fraction d’éjection a été évaluée dans le cadre d’une étude déterminante de phase III, l’étude PARADIGM-HF, qui visait à comparer le sacubitril/valsartan pris 2 fois par jour en doses atteignant 97,2 mg de sacubitril/102,8 mg de valsartan (n = 4203) à l’énalapril pris 2 fois par jour à raison de 10 mg (n = 4229). Les patients qui ont reçu le sacubitril/valsartan à l’issue de la répartition aléatoire ont été exposés à ce produit pendant une période médiane de 24 mois, et 3271 d’entre eux ont reçu cet agent durant plus d’un an.
Pendant la période de traitement à double insu de l’étude PARADIGM-HF, les effets indésirables ont entraîné l’abandon du traitement chez 450 (10,7 %) des patients qui recevaient le sacubitril/valsartan et 516 (12,2 %) des patients qui recevaient l’énalapril. Les effets indésirables qui ont le plus souvent entraîné la modification de la dose administrée ou l’interruption du traitement ont été l’hypotension, l’hyperkaliémie et l’atteinte rénale.
En tout, l’étude PARADIGM-HF a réuni 4138 patients âgés d’au moins 65 ans, dont 2083 ont été exposés au sacubitril/valsartan. On a dénombré 1563 participants âgés de plus de 75 ans, dont 784 ont reçu le sacubitril/valsartan.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, la fréquence d’effets indésirables observée dans ces conditions ne reflète pas nécessairement celle observée en pratique et ne doit donc pas être comparée à la fréquence observée dans le cadre d’essais cliniques portant sur un autre médicament.
Au cours de l’étude PARADIGM-HF, les patients devaient prendre successivement l’énalapril et le sacubitril/valsartan durant deux périodes préparatoires à simple insu d’une durée médiane respective de 15 et 29 jours, avant de passer à la période de traitement réparti aléatoirement à double insu, visant à comparer le sacubitril/valsartan à l’énalapril. Pendant la période préparatoire, 1102 des patients (10,5 %) qui recevaient l’énalapril ont été définitivement retirés de l’étude, en raison d’effets indésirables dans 5,6 % des cas, dont les plus fréquents étaient l’atteinte rénale fonctionnelle (1,7 %), l’hyperkaliémie (1,7 %) et l’hypotension (1,4 %). Au cours de la période préparatoire suivante, qui comportait l’emploi du sacubitril/valsartan, 10,4 % des patients restants ont été définitivement retirés de l’étude, en raison d’effets indésirables dans 5,9 % des cas, dont les plus fréquents ont été une fois de plus l’atteinte rénale fonctionnelle (1,8 %), l’hypotension (1,7 %) et l’hyperkaliémie (1,3 %). Compte tenu de la conception de la période préparatoire, les fréquences des effets indésirables survenus pendant la période de traitement réparti aléatoirement à double insu, exposées au Tableau 2 ci-dessous, pourraient être plus faibles que les fréquences attendues dans la pratique clinique réelle.
Au cours de la période de traitement à double insu, l’évaluation de l’innocuité a porté sur 4203 patients qui recevaient le sacubitril/valsartan et 4229 patients qui recevaient l’énalapril. Pendant l’étude PARADIGM-HF, les sujets qui s’étaient vus attribuer le sacubitril/valsartan ont reçu cet agent jusqu’à 4,3 ans (exposition médiane de 24 mois) ; 3271 patients ont reçu le sacubitril/valsartan durant plus d’un an dans le cadre de l’étude. Pendant la période de traitement à double insu, les effets indésirables ont entraîné l’abandon du traitement chez 450 (10,7 %) des patients qui recevaient le sacubitril/valsartan et 516 (12,2 %) des patients qui recevaient l’énalapril.
Les effets indésirables d’intérêt observés durant l’étude PARADIGM-HF sont présentés aux Tableaux 2 et 3 qui suivent.
Tableau 2 ― Effets indésirables d’intérêt survenus durant les périodes préparatoires à simple insu de l’étude PARADIGM-HF
| Classification par discipline médicale / Terme privilégié | Sacubitril/valsartan N = 9419 n (%) | Énalapril N = 10 513 n (%) | ||||
|---|---|---|---|---|---|---|
| Troubles généraux et problèmes au point d’administration | ||||||
| Œdème périphérique | 75 (0,8) | 55 (0,5) | ||||
| Fatigue | 41 (0,4) | 32 (0,3) | ||||
| Asthénie | 24 (0,2) | 23 (0,2) | ||||
| Troubles métaboliques et nutritionnels | ||||||
| Hyperkaliémie | 259 (2,8) | 279 (2,7) | ||||
| Troubles du système nerveux | ||||||
| Étourdissements | 163 (1,7) | 98 (0,9) | ||||
| Troubles rénaux et urinaires | ||||||
| Atteinte rénale | 212 (2,3) | 229 (2,2) | ||||
| Insuffisance rénale | 32 (0,3) | 23 (0,2) | ||||
| Troubles respiratoires, thoraciques médiastinaux | ||||||
| Toux | 170 (1,8) | 291 (2,8) | ||||
| Troubles cutanés et sous-cutanés | ||||||
| Œdème de Quincke | 7 (0,1) | 11 (0,1) | ||||
| Éruption cutanée | 31 (0,3) | 21 (0,2) | ||||
| Prurit | 78 (0,8) | 22 (0,2) | ||||
| Troubles vasculaires | ||||||
| Hypotension | 291 (3,1) | 214 (2,0) | ||||
| Hypotension orthostatique | 29 (0,3) | 7 (0,1) | ||||
Tableau 3 ― Effets indésirables d’intérêt survenus durant la période de traitement réparti aléatoirement à double insu de l’étude PARADIGM-HF
| Classification par discipline médicale / Terme privilégié | Sacubitril/valsartan+ N = 4203 n (%) | Énalapril++ N = 4229 n (%) | |||
|---|---|---|---|---|---|
| Troubles otiques et labyrinthiques | |||||
| Vertiges | 61 (1,5) | 59 (1,4) | |||
| Troubles gastro-intestinaux | |||||
| Diarrhée | 194 (4,6) | 189 (4,5) | |||
| Nausées | 88 (2,1) | 100 (2,4) | |||
| Troubles généraux et problèmes au point d’administration | |||||
| Fatigue | 125 (3,0) | 129 (3,1) | |||
| Asthénie | 88 (2,1) | 78 (1,8) | |||
| Troubles du système immunitaire | |||||
| Hypersensibilité au médicament | 10 (0,2) | 11 (0,3) | |||
| Hypersensibilité | 7 (0,2) | 8 (0,2) | |||
| Blessures, empoisonnement et complications interventionnelles | |||||
| Chute | 80 (1,9) | 54 (1,3) | |||
| Troubles métaboliques et nutritionnels | |||||
| Hyperkaliémie | 488 (11,6) | 592 (14,0) | |||
| Hypokaliémie | 139 (3,3) | 107 (2,5) | |||
| Troubles du système nerveux | |||||
| Étourdissements | 266 (6,3) | 206 (4,9) | |||
| Étourdissements posturaux | 24 (0,6) | 12 (0,3) | |||
| Céphalées | 103 (2,5) | 106 (2,5) | |||
| Troubles rénaux et urinaires | |||||
| Atteinte rénale | 426 (10,1) | 487 (11,5) | |||
| Insuffisance rénale, y compris cas aigus | 207 (4,9) | 237 (5,6) | |||
| Troubles respiratoires, thoraciques et médiastinaux | |||||
| Toux | 369 (8,8) | 533 (12,6 | |||
| Troubles cutanés et sous-cutanés | |||||
| Œdème de Quincke | 19 (0,5) | 10 (0,2) | |||
| Éruption cutanée | 53 (1,3) | 63 (1,5) | |||
| Prurit | 57 (1,4) | 39 (0,9) | |||
| Troubles vasculaires | |||||
| Hypotension | 740 (17,6) | 506 (12,0) | |||
| Syncope | 94 (2,2) | 114 (2,7) | |||
| Hypotension orthostatique | 64 (1,5) | 34 (0,8) | |||
| Hématome sous-dural | 12 (0,3) | 5 (0,1) | |||
+ En dose atteignant 97,2 mg de sacubitril/102,8 mg de valsartan, 2 fois par jour, et équivalant à 1 comprimé de sacubitril/valsartan de 200 mg, 2 fois par jour
++ En dose atteignant 10 mg 2 fois par jour
Au cours de la phase de traitement à double insu, la survenue d’autres effets indésirables de nature hypotensive a été plus fréquente chez les patients qui avaient fait de l’hypotension alors qu’ils recevaient le sacubitril/valsartan plutôt que l’énalapril ; ces effets indésirables comprenaient le passage de la tension artérielle systolique (TAS) sous les 90 mm Hg après le début de l’étude (5,2 et 3,1 %, respectivement), une chute d’au moins 30 mm Hg de la TAS de départ (5,4 et 3,2 %) et la présence simultanée de l’hypotension et d’une TAS de moins de 90 mm Hg (2,8 et 1,5 %).
Tableau 4 ― Effets indésirables (EI) de nature hypotensive durant la période de traitement réparti aléatoirement à double insu de l’étude PARADIGM-HF
Sacubitril/valsartan N = 4203 | Énalapril N = 4229 | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Nombre de patients ayant eu au moins 1 EI de nature hypotensive | 1027 | 786 | ||||||||||
| TAS à la sélection (mmHg) | m | n (%) | m | n (%) | ||||||||
| Entre 100-109 | 377 | 138 (36,6) | 432 | 127 (29,4) | ||||||||
| Entre 110-119 | 800 | 252 (31,5) | 766 | 202 (26,4) | ||||||||
| Entre 120-129 | 988 | 263 (26,6) | 950 | 172 (18,1) | ||||||||
| Entre 130-139 | 905 | 193 (21,3) | 944 | 154 (16,3) | ||||||||
| > 140 | 1131 | 180 (15,9) | 1135 | 130 (11,4) | ||||||||
TAS = tension artérielle systolique ; m = nombre de patients ; n = nombre de patients ayant éprouvé un EI.
Le Tableau 5 présente la fréquence cumulée estimative de certains effets indésirables après 180 jours de traitement réparti aléatoirement à double insu (excluant les périodes préparatoires) et 180 jours de traitement durant les périodes de préparation et la période de traitement réparti aléatoirement à double insu. Comme prévu, les fréquences des effets indésirables augmentent dans les deux groupes de traitement quand on ajoute les effets indésirables survenus pendant les périodes préparatoires à ceux qui sont survenus durant la période de traitement à double insu. Le tableau résume les effets indésirables rapportés durant la période de traitement à double insu, chez 4203 et 4229 patients recevant respectivement le sacubitril/valsartan et l’énalapril, et durant les périodes préparatoires et la période de traitement, chez 9419 et 10 514 patients recevant ces mêmes agents.
Tableau 5 ― Fréquence cumulée estimative de certains effets indésirables au 180e jour de l’étude PARADIGM-HF
| Sacubitril/valsartan | Énalapril | |||||||||||
| EI d’intérêt retenu | Période visée | Fréquence estimative (%) (IC95 %) | Fréquence estimative (%) (IC95 %) | |||||||||
| Œdème de Quincke (confirmé) | Traitement à double insu | 0,29 | 0,10 | |||||||||
| (0,16, 0,51) | (0,04, 0,25) | |||||||||||
| Préparation et traitement à double insu | 0,40 | 0,24 | ||||||||||
| (0,25, 0,61) | (0,14, 0,38) | |||||||||||
| Hyperkaliémie | Traitement à double insu | 5,4 | 6,4 | |||||||||
| (4,7, 6,1) | (5,7, 7,2) | |||||||||||
| Préparation et | 7,9 | 9,2 | ||||||||||
| Sacubitril/valsartan | Énalapril | |||||||||||
| EI d’intérêt retenu | Période visée | Fréquence estimative (%) (IC95 %) | Fréquence estimative (%) (IC95 %) | |||||||||
| traitement à double insu | (7,2, 8,7) | (8,5, 10,1) | ||||||||||
| Hypersensibilité | Traitement à double insu | 0,02 | 0,10 | |||||||||
| (0,00, 0,17) | (0,04, 0,26) | |||||||||||
| Préparation et traitement à double insu | 0,07 | 0,10 | ||||||||||
| (0,02, 0,20) | (0,04, 0,25) | |||||||||||
| Hypotension | Traitement à double insu | 8,8 | 5,1 | |||||||||
| (8,0, 9,7) | (4,5, 5,8) | |||||||||||
| Préparation et traitement à double insu | 10,8 | 6,7 | ||||||||||
| (10,0, 11,7) | (6,1, 7,5) | |||||||||||
| Hypotension orthostatique | Traitement à double insu | 0,94 | 0,43 | |||||||||
| (0,69, 1,28) | (0,27, 0,68) | |||||||||||
| Préparation et traitement à double insu | 1,2 | 0,47 | ||||||||||
| (0,9, 1,5) | (0,31, 0,70) | |||||||||||
| Prurit | Traitement à double insu | 0,41 | 0,26 | |||||||||
| (0,25, 0,66) | (0,15, 0,47) | |||||||||||
| Préparation et traitement à double insu | 0,82 | 0,36 | ||||||||||
| (0,63, 1,07) | (0,23, 0,56) | |||||||||||
| Insuffisance rénale (y compris insuffisance rénale aiguë) | Traitement à double insu | 1,3 | 1,5 | |||||||||
| (1,0, 1,7) | (1,1, 1,9) | |||||||||||
| Préparation et traitement à double insu | 1,6 | 1,6 | ||||||||||
| (1,3, 2,0) | (1,3, 2,0) | |||||||||||
| Atteinte rénale | Traitement à double insu | 3,3 | 3,9 | |||||||||
| (2,8, 3,9) | (3,4, 4,5) | |||||||||||
| Préparation et traitement à double insu | 5,7 | 6,4 | ||||||||||
| (5,1, 6,3) | (5,8, 7,1) | |||||||||||
L’étude TITRATION d’une durée de 12 semaines visait à évaluer l’innocuité et la tolérabilité du sacubitril/valsartan chez 538 patients atteints d’insuffisance cardiaque chronique (classes II, III ou IV de la NYHA) accompagnée d’une baisse de la fraction d’éjection (fraction d’éjection ventriculaire gauche ≤ 35 %), qui n’avaient jamais reçu d’IECA ou d’ARA (6,6 % des sujets) ou qui recevaient diverses doses de ces agents avant leur admission. Tous les patients ont commencé de prendre le sacubitril/valsartan à raison de 24,3 mg de sacubitril/25,7 mg de valsartan 2 fois par jour, puis ceux qui toléraient bien cette dose sont passés à la dose de 48,6 mg de sacubitril/51,4 mg de valsartan 2 fois par jour et, enfin, à la dose cible de 97,2 mg de sacubitril/102,8 mg de valsartan 2 fois par jour, sur une période de 3 semaines (schéma condensé) ou de 6 semaines (schéma prudent). Dans l’ensemble, 76 % des patients ont continué de prendre la dose cible d’Entresto (1 comprimé à 97,2 mg de sacubitril/102,8 mg de valsartan) 2 fois par jour pendant 12 semaines, sans omission ni diminution de dose. Les effets indésirables qui ont mené à l’abandon du médicament à l’étude sont présentés au Tableau 6 ci-dessous.
Tableau 6 ― Effets indésirables ayant mené à l’abandon du traitement durant l’étude TITRATION
Sacubitril/valsartan Schéma condensé d’augmentation de la dose N = 246 n (%) | Sacubitril/valsartan Schéma prudent d’augmentation de la dose N = 251 n (%) | ||||
|---|---|---|---|---|---|
| Abandon du traitement après la répartition aléatoire | |||||
| Tout effet indésirable | 20 (8,1) | 14 (5,6) | |||
| Hypotension | 5 (2,0) | 3 (1,2) | |||
| Insuffisance ou atteinte rénale | 6 (2,4) | 1 (0,4) | |||
| Hyperkaliémie | 3 (1,2) | 1 (0,4) | |||
| Choc cardiogénique | 2 (0,8) | 0 (0,0) | |||
| Œdème de Quincke | 0 | 1 (0,4) | |||
Durant la période préparatoire de l’étude TITRATION, les patients ont reçu 24,3 mg de sacubitril/25,7 mg de valsartan 2 fois par jour, durant une semaine. La fréquence des effets indésirables menant à l’abandon du traitement durant cette période s’est établie à 5,6 % (hypotension/hypotension orthostatique : 1,7 % ; hyperkaliémie : 1,5 % ; insuffisance ou atteinte rénale : 0,8 % ; hypersensibilité au médicament : 0,2 % ; et œdème de Quincke : 0,2 %).
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Résultats d’essais cliniques
Hémoglobinémie et hématocrite
Une baisse de plus de 20 % de l’hémoglobinémie a été observée chez 5 % des patients recevant le sacubitril/valsartan et 6 % des patients recevant l’énalapril, pendant la période de traitement à double insu.
Taux d’azote uréique du sang et créatininémie
Des hausses de plus de 50 % du taux d’azote uréique du sang et de la créatininémie ont été observées respectivement chez 37 % et 14 % des patients recevant le sacubitril/valsartan ainsi que 41 % et 16 % des patients recevant l’énalapril, pendant la période de traitement à double insu. La créatininémie a également augmenté de plus de 50 % chez 2,2 % des patients recevant le sacubitril/valsartan et 1,4 % des patients recevant l’énalapril pendant la période préparatoire.
Kaliémie
Durant la période de traitement à double insu, la kaliémie a augmenté de plus de 5,5 mmol/L chez environ 16 % des patients recevant le sacubitril/valsartan ou l’énalapril. On a également observé une hausse du taux de potassium sérique chez environ 4 % des patients recevant le sacubitril/valsartan et l’énalapril au cours des périodes préparatoires de l’étude PARADIGM-HF.
8.5 Effets indésirables signalés après la commercialisation du produit
Sacubitril/Valsartan
Les effets indésirables suivants ont été recensés après la commercialisation du sacubitril/valsartan. Il s’agit de cas signalés spontanément ou documentés dans la littérature. Comme ces réactions ont été rapportées de façon volontaire par une population dont on ignore la taille, on ne peut en estimer la fréquence de manière fiable. Celle-ci est donc classée comme étant inconnue.
Troubles immunitaires : hypersensibilité (éruption cutanée, prurit et anaphylaxie).
Valsartan
Les données issues de la pharmacovigilance ont fait état des autres réactions indésirables suivantes : anaphylaxie (très rare), œdème de Quincke (avec enflure du visage, des lèvres et/ou de la langue), dermatite bulleuse (fréquence inconnue), insuffisance rénale (très rare), photosensibilité, augmentation de la tension artérielle et altération du goût.
Les effets indésirables graves suivants, sans égard à la causalité et de fréquence inconnue, ont été signalés lors des essais cliniques ou après la commercialisation du valsartan : érythrodermie bulleuse avec épidermolyse, syndrome de Stevens-Johnson, érythème polymorphe, toxidermie, nécrose cutanée, éruption cutanée avec desquamation, pemphigus et pemphigoïde.
Des cas de douleur musculaire, de faiblesse musculaire, de myosite et de rhabdomyolyse ont été rapportés chez des patients recevant des antagonistes du récepteur de l’angiotensine II.
Les autres effets indésirables suivants, de fréquence inconnue, ont été signalés lors des essais cliniques ou après la commercialisation du produit : réactions d’hypersensibilité incluant la maladie sérique, vascularite, insomnie ou perte de libido.
Troubles hépatobiliaires : Une élévation des paramètres de la fonction hépatique (augmentation des taux d’enzymes hépatiques), y compris de la bilirubinémie, a été observée.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
|
|---|
|
|---|
9.2 Aperçu des interactions médicamenteuses
Les données in vitro sur le métabolisme du médicament et ses effets sur les molécules de transport incitent à penser que le sacubitril/valsartan, également appelé LCZ696, peut être mis en jeu dans des interactions médicamenteuses d’importance clinique, en raison de l’effet inhibiteur du sacubitril sur les transporteurs hépatocytaires d’influx OATP1B1 et OATP1B3, et de l’effet inhibiteur du sacubitril, du sacubitrilate et du valsartan sur la protéine OAT3 de transport rénal des anions organiques. La survenue d’interactions médicamenteuses imputables à l’inhibition d’autres molécules de transport est improbable.
Le métabolite actif du sacubitril (sacubitrilate) et le valsartan sont tous deux des substrats des transporteurs OATP1B1, OATP1B3 et OAT3. Le valsartan est également un substrat de la protéine MRP2. Par conséquent, l’administration concomitante du sacubitril/valsartan et d’inhibiteurs des transporteurs OATP1B1, OATP1B3 et OAT3 (p. ex., rifampine, cyclosporine) ou de la protéine MRP2 (p. ex., ritonavir) peut se traduire par une augmentation de l’exposition générale au sacubitrilate ou au valsartan, respectivement.
Le sacubitril est un substrat de la glycoprotéine P (gpP), mais il est peu probable que l’administration d’ENTRESTO avec un inhibiteur de la gpP entraîne une interaction médicamenteuse cliniquement notable, en raison de la biodisponibilité estimative élevée de sacubitril/valsartan, qui est d’au moins 60 %.
Selon les résultats d’études in vitro, le risque d’interaction mettant en jeu des médicaments dont la biotransformation dépend du cytochrome P450 (CYP450) est faible, car le CYP450 intervient peu dans le métabolisme de sacubitril/valsartan. Le sacubitril/valsartan n’est ni un inducteur ni un inhibiteur des isoenzymes CYP.
Aucune interaction médicamenteuse cliniquement notable n’a été relevée après l’administration concomitante de sacubitril/valsartan et de digoxine, d’hydrochlorothiazide, d’amlodipine, d’oméprazole, de carvédilol ou de nitroglycérine administrée par voie intraveineuse dans le cadre d’études axées sur les interactions médicamenteuses.
Warfarine : Après la prise orale d’une dose unique de 25 mg de warfarine ou d’un placebo par des sujets sains qui avaient auparavant reçu 97,2 mg de sacubitril/102,8 mg de valsartan 2 fois par jour (dose cible) durant 5 jours, on n’a décelé aucune interaction de nature pharmacocinétique ou pharmacodynamique touchant les concentrations plasmatiques des deux énantiomères de la warfarine et des fractions sacubitril et valsartan du LCZ696, ou la valeur du ratio international normalisé (RIN). Aucune évaluation n’a été menée dans des conditions d’état d’équilibre de la concentration de la warfarine.
Furosémide : Après avoir pris 97,2 mg de sacubitril/102,8 mg de valsartan 2 fois par jour (dose cible) durant 4 jours, des sujets ont reçu une dose unique de 40 mg de furosémide. Aucune variation cliniquement notable du taux plasmatique du sacubitril, du sacubitrilate ou du valsartan n’a été observée, mais on a constaté une baisse significative, de 50 % et 26 % respectivement, de la concentration plasmatique maximale (Cmax) et de l’aire sous la courbe des concentrations (ASC) du furosémide obtenues normalement après l’emploi de cet agent seul. Cependant, durant l’étude PARADIGM-HF, rien n’a indiqué que les patients recevant le sacubitril/valsartan plutôt que l’énalapril devraient recevoir une dose plus élevée de ce diurétique de l’anse.
Metformine : Chez des sujets japonais sains qui avaient pris du LCZ696 (à raison de 194,3 mg de sacubitril/205,7 mg de valsartan) 1 fois par jour jusqu’à l’obtention de l’état d’équilibre, l’ajout de 1000 mg de metformine 1 fois par jour durant 4 jours s’est traduit par une baisse de 23 % de la Cmax et de l’ASC de la metformine, sans changement des paramètres pharmacocinétiques du sacubitril/valsartan à l’état d’équilibre.
Contraceptifs oraux : Chez des sujets qui avaient pris du LCZ696 (à raison de 194,3 mg de sacubitril/205,7 mg de valsartan) 1 fois par jour jusqu’à l’obtention de l’état d’équilibre, l’administration de doses uniques de 150 μg de lévonorgestrel et de 30 μg d’éthinylestradiol s’est traduite par une baisse de 15 % de la Cmax du lévonorgestrel, sans occasionner de variation de l’ASC de cet agent. Les paramètres pharmacocinétiques de l’éthinylestradiol n’ont pas changé. De même, les paramètres pharmacocinétiques du sacubitrilate et du valsartan n’ont pas varié de manière cliniquement notable.
9.3 Interactions médicament-comportement
L’interaction entre Teva-Sacubitril / Valsartan et certains risques comportementaux individuels (p. ex. tabagisme, usage de cannabis et/ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Tableau 7 ― Interactions médicament-médicament établies ou possibles
| Dénomination non exclusive du médicament | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| Inhibiteurs de l’ECA | T | L’emploi de Teva-Sacubitril / Valsartan avec un IECA est contre-indiqué, car l’inhibition simultanée de la néprilysine et de l’ECA peut accroître le risque d’œdème de Quincke. | Un intervalle d’au moins 36 heures doit séparer la prise de la dernière dose d’IECA du début du traitement par Teva-Sacubitril / Valsartan. Un intervalle d’au moins 36 heures doit séparer la prise de la dernière dose de Teva-Sacubitril / Valsartan du début |
| Dénomination non exclusive du médicament | Source des données | Effet | Commentaire clinique | ||
|---|---|---|---|---|---|
| du traitement par IECA (voir 2 CONTRE-INDICATIONS et 4 POSOLOGIE ET ADMINISTRATION). | |||||
| Aliskirène | EC | L’emploi concomitant d’aliskirène et d’autres agents qui agissent sur le système RAA, comme les ARS, entraîne un plus grand risque d’hypotension, d’hyperkaliémie et de détérioration de la fonction rénale (y compris insuffisance rénale aiguë) que la prise de ces agents seuls. | L’emploi concomitant avec de l’aliskirène est contre-indiqué en présence de diabète ou d’insuffisance rénale modérée ou grave (DFGe < 60 mL/min/ 1,73 m2) (voir 2 CONTRE-INDICATIONS). | ||
| ARA | T | Teva-Sacubitril / Valsartan ne doit pas être administré avec d’autres médicaments contenant un ARA en raison de son activité antagoniste sur les récepteurs de l’angiotensine II (voir 7 MISES EN GARDE ET PRÉCAUTIONS) | Il convient d’administrer Teva-Sacubitril / Valsartan au lieu d’un ARA, plutôt qu’en association avec un tel agent (voir 1 INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS) | ||
| Statines | T | Selon les données in vitro, le sacubitril inhibe les transporteurs OATP1B1 et OATP1B3. Teva-Sacubitril / Valsartan peut donc entraîner l’augmentation de l’exposition générale aux substrats d’OATP1B1 et d’OATP1B3 tels que les statines. Quand Teva-Sacubitril / Valsartan est pris avec l’atorvastatine, la Cmax et l’ASC de l’atorvastatine et de ses métabolites sont multipliées par des facteurs allant jusqu’à 2 et 1,3, respectivement. | L'emploi de Teva-Sacubitril/ Valsartan avec des statines exige la prudence, surtout dans le cas de la simvastatine qui est un substrat névralgique d’OATP1B1 et d’OATP1B3. Dans un tel cas, on peut envisager de réduire la dose de simvastatine et d’atorvastatine. | ||
| Sildénafil | EC | L’administration d’une dose unique de 50 mg de sildénafil après celle de 194,4 mg de sacubitril/205,6 mg de valsartan 1 f.p.j. durant 5 jours (état d’équilibre) s’est | Chez le patient qui prend Teva-Sacubitril / Valsartan, l’emploi du sildénafil ou d’un autre inhibiteur de la phosphodiestérase 5 exige la prudence. | ||
| Dénomination non exclusive du médicament | Source des données | Effet | Commentaire clinique | ||
|---|---|---|---|---|---|
| traduite par une baisse supplémentaire de la tension artérielle (~5/4 mmHg). | |||||
| Potassium | L’emploi concomitant avec des diurétiques d’épargne potassique (p. ex., triamtérène, amiloride), d’antagonistes des récepteurs minéralocorticoïdes (p. ex., spironolactone, éplérénone), de suppléments de potassium ou de succédanés du sel contenant du potassium peut mener à une hausse de la kaliémie et de la créatininémie. | Il faut doser périodiquement le potassium sérique si Teva-Sacubitril / Valsartan est administré avec l’un ou l’autre de ces agents (voir 7 MISES EN GARDE ET PRÉCAUTIONS). | |||
| Anti-inflammatoires non stéroïdiens (AINS), incluant inhibiteurs sélectifs de la cyclooxygénase-2 (inhibiteurs de la COX-2) | En particulier, chez le patient âgé, hypovolémique (y compris celui qui prend des diurétiques) ou dont la fonction rénale est altérée, l’emploi concomitant de Teva-Sacubitril / Valsartan et d’AINS peut se traduire par un plus grand risque de détérioration de la fonction rénale. | Il est impératif de surveiller la fonction rénale pendant la mise en route ou après la modification du traitement par Teva-Sacubitril / Valsartan chez le patient qui prend également des AINS. En général, une telle association est à éviter. | |||
| Lithium | T | La possibilité d’une interaction entre le sacubitril/valsartan et le lithium n’a pas été étudiée. Une hausse réversible de la concentration sérique et des effets toxiques du lithium a été rapportée durant l’emploi concomitant de lithium et d’IECA ou d’ARA. | Il est recommandé de surveiller étroitement le taux sérique de lithium durant l’emploi concomitant de Teva-Sacubitril / Valsartan et de lithium. Si le patient prend également un diurétique, le risque d’effet toxique dû au lithium peut être encore plus grand. | ||
Légende : C = Étude de cas ; EC = Essai clinique ; T = Interaction théorique
9.5 Interactions médicament-aliments
Teva-Sacubitril / Valsartan peut être administré avec ou sans aliments.
9.6 Interactions médicament-plantes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Teva-Sacubitril / Valsartan (sacubitril/valsartan) contient du sacubitril, un promédicament qui entraîne l’inhibition de la néprilysine par l’intermédiaire de son métabolite actif, le sacubitrilate, et du valsartan, un antagoniste du récepteur de type 1 de l’angiotensine II (AT1). La néprilysine est également appelée endopeptidase neutre.
Chez le patient atteint d’insuffisance cardiaque, les effets cardiovasculaires et rénaux du sacubitril/valsartan sont attribués à la hausse des taux des peptides dégradés par la néprilysine, notamment des peptides natriurétiques comme le BNP et l’ANP, ainsi qu’à l’inhibition simultanée des effets de l’angiotensine II par le valsartan, qui bloque les récepteurs AT1. L’effet des peptides natriurétiques dépend de l’activation des récepteurs membranaires couplés à la guanylate cyclase, qui fait augmenter la concentration du second messager, le GMP cyclique (acide guanylique), pour donner lieu à des effets physiologiques notables, dont la vasodilatation, la natriurèse et la diurèse, et inhiber la libération de rénine et d’aldostérone.
10.2 Pharmacodynamie
On a évalué les propriétés pharmacodynamiques du sacubitril/valsartan après l’administration de doses uniques et multiples à des sujets sains et à des patients atteints d’insuffisance cardiaque (IC) ; ces propriétés concordent avec l’inhibition simultanée de la néprilysine et du système rénine angiotensine. Dans le cadre d’une étude comparative de 7 jours menée chez des patients ayant une faible fraction d’éjection (FE), le sacubitril/valsartan a entraîné les effets suivants, qui ont été non soutenus, mais significativement plus importants que ceux du valsartan pris seul : hausse de la natriurèse et du taux urinaire de GMP cyclique (GMPc) et baisse des taux plasmatiques du propeptide natriurétique de type A en position intermédiaire (MR-proANP) et du NT-proBNP.
Au cours d’une étude de 21 jours menée chez des patients atteints d’IC avec baisse de la FE, le sacubitril/valsartan a entraîné des hausses significatives des taux urinaires d’ANP et de GMPc et du taux plasmatique de GMPc, et une baisse des taux plasmatiques de NT-proBNP, d’aldostérone et d’endothéline-1. Le sacubitril/valsartan a également bloqué les récepteurs AT1 comme en témoignaient l’intensification de l’activité rénine plasmatique et la hausse du taux de rénine plasmatique. Au cours de l’étude PARADIGM-HF, le sacubitril/valsartan a occasionné une baisse plus importante du taux plasmatique de NT-proBNP et une hausse plus considérable du taux plasmatique de BNP et du taux urinaire de GMPc que l’énalapril (voir 14 ESSAIS CLINIQUES).
Le BNP est un substrat de la néprilysine, mais le NT-proBNP n’en est pas un (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Dans le cadre d’une étude approfondie de l’intervalle QTc menée chez des hommes en bonne santé, l’administration de doses uniques de 194 mg de sacubitril/206 mg de valsartan et de 583 mg de sacubitril/617 mg de valsartan n’a pas eu d’incidence sur la repolarisation cardiaque.
La bradykinine est un substrat de l’ECA et de la néprilysine. L’inhibition de ces enzymes devrait donc mener à la hausse du taux de bradykinine circulante. Il est probable que cette hausse explique la fréquence plus élevée d’œdème de Quincke observée durant l’emploi d’inhibiteurs de l’ECA et de la néprilysine.
La néprilysine n’est qu’une des nombreuses enzymes qui participent à l’élimination du peptide bêta-amyloïde (βA) du cerveau et du liquide céphalo-rachidien (LCR). L’administration de 194 mg de sacubitril/206 mg de valsartan 1 fois par jour pendant 2 semaines à des sujets sains a entraîné une augmentation plus importante de la quantité de peptides βA38 dans le LCR que celle d’un placebo, cependant, les concentrations des peptides βA40 et βA42 dans le LCR n’ont pas varié. La portée clinique de cette observation n’est pas établie (voir 16 TOXICOLOGIE NON CLINIQUE).
Les effets de l’association sacubitril/valsartan sur les concentrations de peptides bêta-amyloïdes (βA) dans le liquide céphalo-rachidien (LCR) et le tissu cérébral ont été évalués chez de jeunes macaques de Buffon (âgés de 2 à 4 ans) ayant reçu 24 mg de sacubitril/26 mg de valsartan par kg par jour durant 2 semaines. Dans cette étude, l’association sacubitril/valsartan a eu une incidence sur la clairance des peptides βA du LCR, les taux des peptides βA40, βA42 et βA38 ayant augmenté, sans hausse correspondante de ces taux dans le cerveau. Aucune accumulation de peptides βA n’a été observée dans le cerveau de macaques de Buffon ayant reçu 146 mg de sacubitril/154 mg de valsartan par kg par jour pendant 39 semaines.
10.3 Pharmacocinétique
Tableau 8 ― Paramètres pharmacocinétiques moyens des fractions de sacubitril/valsartan et du métabolite actif après l’administration d’une dose unique de 97,2 mg de sacubitril / 102,8 mg de valsartan à des sujets sains
Cmax (ng/mL) | t1/2 (h) | ASC0-12 (ng•h/mL) | Cl/F (L/h) | Vz/F (L) | |
|---|---|---|---|---|---|
| Sacubitril | 1919,7 ± 967,83 | 1,43 ± 0,64 | 2450,7 + 642,53 | 51,07 ± 14,65 | 103,41 ± 46,96 |
| Sacubitrilate | 8086,2 ± 1617,94 | 11,48 ± 2,55 | 58339,7 + 8224,7 | - | - |
| Valsartan | 3969,8 ± 1427,66 | 9,9 ± 5,14 | 22160,3 + 6502,9 | 5,44 ± 2,68 | 75,44 ± 50 |
Données exprimées sous forme de moyenne arithmétique ± écart-type
La pharmacocinétique du sacubitril, du sacubitrilate et du valsartan semble linéaire pour les doses de sacubitril/valsartan comprises entre 50 et 400 mg (voie orale).
Absorption
Après son administration par voie orale, le sacubitril/valsartan se dissocie en sacubitril, qui est ensuite converti en sacubitrilate, et en valsartan ; la concentration plasmatique maximale de ces trois fractions est atteinte au bout de 0,5, 3 et 1,5 heures, respectivement. La biodisponibilité absolue du sacubitril et du valsartan pris par voie orale est évaluée à ≥ 60 % et 23 %, respectivement.
La biodisponibilité du valsartan est plus grande après la prise orale de sacubitril/valsartan que celle d’autres comprimés commercialisés qui renferment cette substance. Par exemple, les comprimés de sacubitril/valsartan renfermant 26, 51 et 103 mg de valsartan équivalent respectivement à d’autres comprimés commercialisés qui renferment 40, 80 et 160 mg de valsartan (voir 4.2 Dose recommandée et ajustement posologique).
Les taux de sacubitril, de sacubitrilate et de valsartan atteignent l’état d’équilibre après l’administration de sacubitril/valsartan 2 fois par jour durant 3 jours. À l’état d’équilibre, le sacubitril et le valsartan ne s’accumulent pas de manière notable, contrairement au sacubitrilate dont le taux est multiplié par un facteur de 1,6.
La prise de sacubitril/valsartan avec des aliments n’a pas d’incidence cliniquement notable sur l’exposition générale au sacubitril, au sacubitrilate ou au valsartan.
Distribution
Le sacubitril, le sacubitrilate et le valsartan ont une forte affinité pour les protéines plasmatiques, auxquelles ils se lient dans une proportion de 94 à 97 %. La comparaison des taux de sacubitrilate dans le plasma et le LCR indique que seule une très faible fraction (0,3 %) du sacubitrilate franchit la barrière hémato-encéphalique. Le volume apparent de distribution du sacubitril et du valsartan s’établit respectivement à 103 et 75 L en moyenne.
Métabolisme
Le sacubitril est facilement converti en sacubitrilate par des estérases, mais la biotransformation du sacubitrilate est négligeable. La biotransformation du valsartan est minime, car seulement 20 % de la dose administrée est récupérée sous forme de métabolites. Un métabolite hydroxylé a été retrouvé en faible concentration dans le plasma (< 10 % de la dose).
Élimination
Après la prise orale du sacubitril/valsartan, entre 52 et 68 % du sacubitril (principalement sous forme de sacubitrilate) et environ 13% du valsartan et de ses métabolites sont excrétés dans les urines ; entre 37 et 48 % du sacubitril (principalement sous forme de sacubitrilate) et 86 % du valsartan et de ses métabolites sont excrétés dans les fèces. La demi-vie d’élimination plasmatique (t1/2) moyenne du sacubitril, du sacubitrilate et du valsartan est d’environ 1,4, 11,5 et 9,9 heures, respectivement.
Populations et cas particuliers
Enfants : Les données soumises à Santé Canada aux fins d’examen n’ont pas permis d’établir l’innocuité et l’efficacité de sacubitril/valsartan chez l’enfant.
Étude menée chez les enfants
Une analyse a été réalisée dans le cadre d’une étude multinationale menée à double insu avec répartition aléatoire et visant à comparer le sacubitril/valsartan à l’énalapril chez 90 enfants âgés de 6 à moins de 18 ans atteints d’insuffisance cardiaque (classes II à IV de la classification de la NYHA et de Ross) imputable à un dysfonctionnement systolique du ventricule gauche (FEVG ≤ 40 %). La dose d’entretien du sacubitril/valsartan visée chez les enfants était de 3,1 mg/kg 2 fois par jour.
Cette analyse a servi à évaluer la différence entre les groupes de sujets pour ce qui est de la variation du taux de NT-proBNP plasmatique entre le début et la 12e semaine de l’étude. Ce taux a baissé de 41 % dans le groupe sacubitril/valsartan et de 26 % dans le groupe énalapril. Cette différence n’était pas statistiquement significative, mais les baisses du taux de NT-proBNP enregistrées avec le sacubitril/valsartan et l’énalapril chez les enfants âgés de 6 à moins de 18 ans étaient voisines de celles observées chez les adultes (voir 14 ESSAIS CLINIQUES).
L’analyse pharmacocinétique populationnelle ayant porté sur les données de 54 enfants âgés de 6 à moins de 18 ans a montré que ces patients avaient été exposés au médicament de façon comparable aux adultes atteints d’insuffisance cardiaque, les différences moyennes de l’ASC à l’état d’équilibre ayant été estimées à moins de 15 % et celles de la Cmax, à moins de 40 %.
Les effets à long terme de sacubitril/valsartan sur le développement, la croissance ou la maturation du fonctionnement des organes et des appareils ou systèmes du corps, de même que l’efficacité à long terme de ce médicament pour atténuer la morbidité et la mortalité d’origine cardiovasculaire chez les enfants, restent à démontrer.
L’exposition au sacubitril et au valsartan chez de jeunes animaux a respectivement été associée à des effets osseux et rénaux (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicité chez les rejetons).
- Personnes âgées : L’exposition au sacubitrilate et au valsartan est plus élevée de 42 % et 30 % respectivement chez les personnes âgées que chez les sujets plus jeunes.
- Sexe : La pharmacocinétique du sacubitril, sacubitrilate et valsartan est comparable chez les hommes et les femmes.
Origine ethnique : La pharmacocinétique du sacubitril, sacubitrilate et valsartan est comparable chez les sujets de diverses races et de divers groupes ethniques (Blancs,
- Insuffisance hépatique : Chez les sujets atteints d’insuffisance hépatique légère, l’exposition au sacubitril, au sacubitrilate et au valsartan est respectivement 1,5, 1,5 et 1,2 fois plus élevée que chez des sujets sains appariés, tandis que chez les sujets atteints d’insuffisance modérée, elle est 3,4 1,9 et 2,1 fois plus élevée. L’emploi de de sacubitril/valsartan n’a pas été étudié en présence d’insuffisance hépatique grave (voir 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : Selon les observations, la fonction rénale est corrélée avec l’exposition générale au sacubitrilate, mais pas avec l’exposition générale au valsartan. En présence d’insuffisance rénale légère ou modérée (DGFe de 30 à 90 mL/min/1,73 m2), l’ASC du sacubitrilate est jusqu’à 2 fois plus grande. L’ASC du sacubitrilate s’est révélée 2,7 fois plus grande en présence d’insuffisance rénale grave (DGFe < 30 mL/min/1,73 m2).
L’emploi de sacubitril/valsartan n’a pas été étudié chez des patients traités par dialyse. Il est peu probable que la dialyse permette d’éliminer le sacubitril/valsartan du sang, étant donné la grande affinité du sacubitrilate et du valsartan pour les protéines plasmatiques.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (15 °C à 30 °C), à l’abri de l’humidité.
Partie II : Renseignements scientifiques
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substances médicamenteuses
| Dénominations communes | |||||||
|---|---|---|---|---|---|---|---|
| Valsartan | Sacubitril | ||||||
| Dénominations systématiques | |||||||
CAS N-(1-Oxopentyl)-N-[[2’-(1H-tétrazol-5-yl)[1,1’-biphényl]-4-yl]méthyl]-L-valine IUPAC N-Pentanoyl-N-{[2’-(1H-tétrazol-5-yl)[1,1’-biphényl]-4-yl]méthyl}-L-valine | CAS Ester α-éthylique de l’acide γ-[(3-carboxy-1-oxopropyl)amino]-α-méthyl-[1,1’-biphényl]-4-pentanoïque, (αR, γS) IUPAC Acide 4-{[(1S,3R)-1-([1,1’-biphényl]-4-ylméthyl)-4-éthoxy-3-méthyl-4-oxobutyl]amino}-4 oxobutanïque | ||||||
| Formules moléculaires | |||||||
| C24H29N5O3 | C24H29NO5 | ||||||
| Masses moléculaires | |||||||
| 435,52 g/mol | 411,49 g/mol | ||||||
| Formules de structure | |||||||
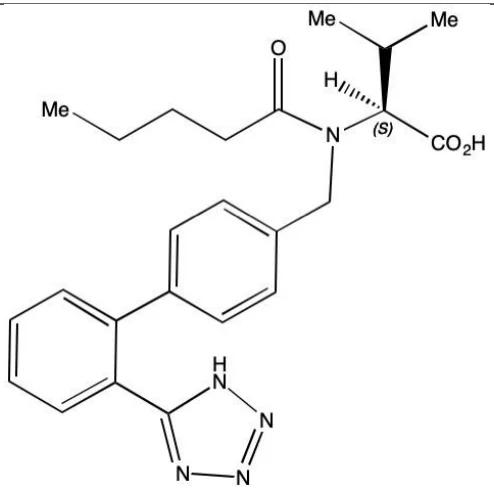 | 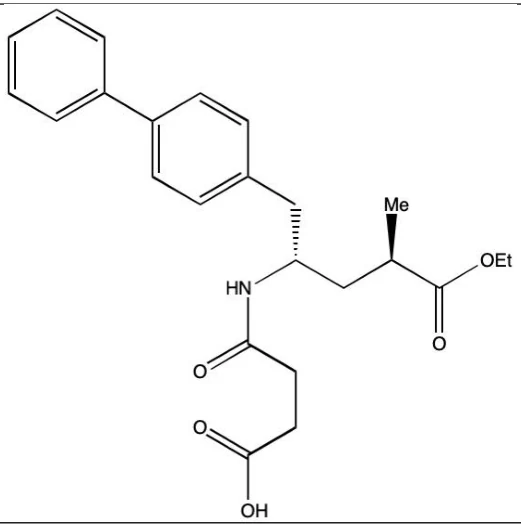 | ||||||
| Constantes de dissociation | |||||||
pKa1 : 4,76 (7) pKa2 : 3,27 (6) | pKa : 4,76 (4) | ||||||
| Propriétés physicochimiques | |||||||
| Le complexe sacubitril/valsartan se présente sous forme de poudre cristalline blanche ayant l’apparence d’agglomérats sphériques. | |||||||
14 ESSAIS CLINIQUES
14.1 Essais cliniques, par indication
Insuffisance cardiaque avec fraction d’éjection réduite (ICFÉr)
Tableau 9 — Résumé de la démographie des patients dans les essais cliniques sur l’ICFÉr
| Étude nº | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (min.-max.) | Sexe |
|---|---|---|---|---|---|
| PARADIGM-HF |
| Périodes de rodage :
Traitement randomisé :
| Dépistés : 18 071 Répartis aléatoirement : 8442
| Âge moyen : 64 ans Distribution :
| H : 78 % F : 22 % |
Voie d’administration : orale |
L’étude multinationale PARADIGM-HF menée à double insu avec répartition aléatoire visait à comparer l’association sacubitril/valsartan à l’énalapril chez 8442 patients adultes atteints d’insuffisance cardiaque (IC) chronique symptomatique avec baisse de la fraction d’éjection (fraction d’éjection ventriculaire gauche [FEVG] ≤ 40 % ; cas de classes II, III ou IV de la NYHA). Avant leur admission à l’étude, les sujets devaient avoir un taux plasmatique de peptide natriurétique de type B (BNP) ≥ 150 pg/mL ou de propeptide N-terminal du BNP (NT-proBNP) ≥ 600 pg/mL, ou encore avoir été hospitalisés en raison de l’IC au cours des 12 mois précédents et avoir un taux plasmatique de BNP ≥ 100 pg/mL ou de NT-proBNP ≥ 400 pg/mL. Les candidats devaient également prendre un IECA ou un ARA en dose équivalant à au moins 10 mg d’énalapril par jour depuis au moins 4 semaines avant la sélection et des bêtabloquants aux doses maximales tolérées.
Les candidats qui faisaient de l’hypotension symptomatique ou dont la tension artérielle systolique (TAS) était inférieure à 100 mmHg à la sélection ont été exclus. De même, les candidats qui avaient un DFGe inférieur à 30 mL/min/1,73 m2, une kaliémie égale ou supérieure à 5,2 mmol/L ou des antécédents d’œdème de Quincke ont été exclus.
L’étude PARADIGM-HF avait pour objectif premier d’établir la supériorité de l’association sacubitril/valsartan, par rapport à l’énalapril seul pour ce qui est de réduire le risque de mortalité cardiovasculaire ou d’hospitalisation pour cause d’IC (paramètre combiné).
Après l’abandon de l’IECA ou de l’ARA pris avant leur admission, les patients ont successivement pris 10 mg d’énalapril durant une période médiane de 15 jours, puis 1 comprimé à 48,6 mg de sacubitril/51,4 mg de valsartan (sacubitril/valsartan à 100 mg dans cette section) 2 fois par jour, durant une période médiane de 29 jours, dans le cadre de la préparation à simple insu. Les patients qui avaient participé à la période préparatoire jusqu’au bout ont ensuite reçu 1 comprimé à 97,2 mg de sacubitril/102,8 mg de valsartan (sacubitril/valsartan à 200 mg dans cette section) 2 fois par jour (n = 4209) ou 10 mg d’énalapril 2 fois par jour (n = 4233) à l’issue d’une répartition aléatoire à double insu. Le paramètre principal était le temps écoulé avant la survenue du premier des deux éléments du paramètre combiné (mort cardiovasculaire ou hospitalisation pour cause d’IC). Pendant le traitement à double insu, la durée médiane du suivi a été de 27 mois, et certains patients ont été traités jusqu’à 4,3 ans.
Au cours de l’étude PARADIGM-HF, 18 071 patients atteints d’IC avec basse de la FE ont participé à la sélection en vue de leur admission. Toutefois, 7534 des candidats ne remplissaient pas tous les critères d’admission : les taux seuils de NT-proBNP n’étaient pas atteints dans 62 % des cas, la kaliémie était ≥ 5,2 mmol/L dans 19 % des cas et 5,5 % des sujets avaient un DFGe < 30 mL/min/1,73 m2.
À l’admission, 66 % des sujets étaient de race blanche, 18 % étaient asiatiques et 5 % étaient de race noire. L’âge moyen des sujets était de 64 ans ; 19 % des participants avaient au moins 75 ans, 7 % avaient au moins 80 ans et moins de 1,5 % avaient au moins 85 ans ; 78 % des participants à cette étude étaient de sexe masculin. À la répartition aléatoire, la population à l’étude comprenait 70 % de cas de classe II de la NYHA, 24 % de cas de classe III, et 0,7 % de cas de classe IV. La FEVG moyenne était d’environ 29 % au début de l’étude. La cause sous-jacente d’IC était une maladie coronarienne chez 60 % des patients. Le relevé des caractéristiques de départ indique que 71 % et 43 % des sujets avaient des antécédents d’hypertension et d’infarctus du myocarde respectivement, que 37 % des sujets avaient un DFGe compris entre 30 et 60 mL/min/1,73 m2 et que 35 % des sujets étaient atteints de diabète. La plupart des patients prenaient des bêtabloquants (94 %), des antagonistes des récepteurs minéralocorticoïdes (58 %) et des diurétiques (82 %). Pratiquement tous les patients prenaient un IECA ou un ARA au début de l’étude. Certains patients portaient un défibrillateur implantable à synchronisation automatique ou un dispositif de resynchronisation cardiaque (15 %).
La posologie cible de 97,2 mg de sacubitril/102,8 mg de valsartan 2 fois par jour, a été administrée jusqu’à la fin de l’étude à 76 % des patients recevant cet agent, la dose quotidienne moyenne rapportée étant de 182,2 mg de sacubitril et 192,8 mg de valsartan dans ce groupe. La posologie cible d’énalapril, de 10 mg 2 fois par jour, a été administrée jusqu’à la fin de l’étude à 75 % des patients recevant cet agent, la dose quotidienne moyenne rapportée étant de 18,9 mg dans ce groupe.
À l’analyse de l’ensemble de données recueillies après la répartition aléatoire, le sacubitril/valsartan s’est révélé supérieur à l’énalapril sur les plans clinique et statistique, le risque de mortalité cardiovasculaire ou d’hospitalisation pour cause d’IC étant plus faible de 20 % (rapport des risques instantanés [RRI] de 0,80 ; IC95 % de 0,73 à 0,87 ; valeur de p [test unilatéral] = 0,0000002) dans le groupe recevant cet agent plutôt que l’énalapril (Tableau 8). Cet effet s’est manifesté tôt et a été soutenu tout au long de l’étude (Figure 1). Les cas de mort subite ont représenté 45 % de la mortalité cardiovasculaire et ils ont été de 20 % moins nombreux dans le groupe recevant le sacubitril/valsartan plutôt que l’énalapril (RRI de 0,80 ; p = 0,008). Quant aux cas de défaillance de la pompe cardiaque, ils ont représenté 26 % de la mortalité cardiovasculaire et ont été de 21 % moins fréquents dans le groupe recevant le sacubitril/valsartan plutôt que l’énalapril (RRI de 0,79 ; p = 0,03).
En général, on a observé cette réduction du risque dans tous les sous-groupes de patients, y compris les groupes stratifiés selon l’âge, le sexe, la race, l’origine géographique, la fraction d’éjection, la fonction rénale, les antécédents de diabète ou d’hypertension, et la présence de fibrillation auriculaire.
Entre le début et le 28e mois de l’étude, la variation moyenne de la TAS s’est chiffrée à 0,7 mmHg (passant de 122,1 à 122,9 mmHg) dans le groupe recevant le sacubitril/valsartan, et à
3,1 mmHg (passant de 121,9 à 125,0 mmHg) dans le groupe recevant l’énalapril ; l’écart entre les deux groupes est de 2,3 mmHg.
Tableau 10 ― Résultats des paramètres clés chez les sujets atteints d’ICFÉr dans l’étude PARADIGM-HF
Sacubitril/valsartan N = 4187 n (%) | Énalapril N = 4212 n (%) | Rapport des risques instantanés (IC95%) | Valeur de p*** | |
|---|---|---|---|---|
| Paramètre principal combiné (mort cardiovasculaire ou première hospitalisation pour cause d’IC)* | 914 (21,8) | 1117 (26,5) | 0,80 (0,73, 0,87) | 0,0000002 |
| Mort cardiovasculaire** | 558 (13,3) | 693 (16,5) | 0,80 (0,71, 0,89) | 0,00004 |
| Première hospitalisation pour cause d’IC | 537 (12,8) | 658 (15,6) | 0,79 (0,71, 0,89) | 0,00004 |
| Hospitalisations totales pour cause d’IC# | 851 | 1079 | 0,77 (0,67, 0,89) | 0,0004 |
| Mort toutes causes | 711 (17,0) | 835 (19,8) | 0,84 (0,76, 0,93) | 0,0005 |
* Paramètre principal : temps écoulé avant la survenue du premier des deux événements du paramètre combiné.
** Mort cardiovasculaire incluant tous décès survenus avant la date limite de collecte des données, précédés ou non d’une hospitalisation
*** Hospitalisations totales pour cause d’IC issues de l’analyse bilatérale de la valeur de p, les analyses des autres paramètres étant toutes unilatérales
♯ Hospitalisations totales pour cause d’IC exprimées en nombre d’événements ; le rapport est donc un taux relatif.
Le temps écoulé avant la survenue du premier des deux événements du paramètre principal combiné (mort cardiovasculaire ou hospitalisation pour cause d’IC) et avant la mort cardiovasculaire seule est illustré à la Figure 1.
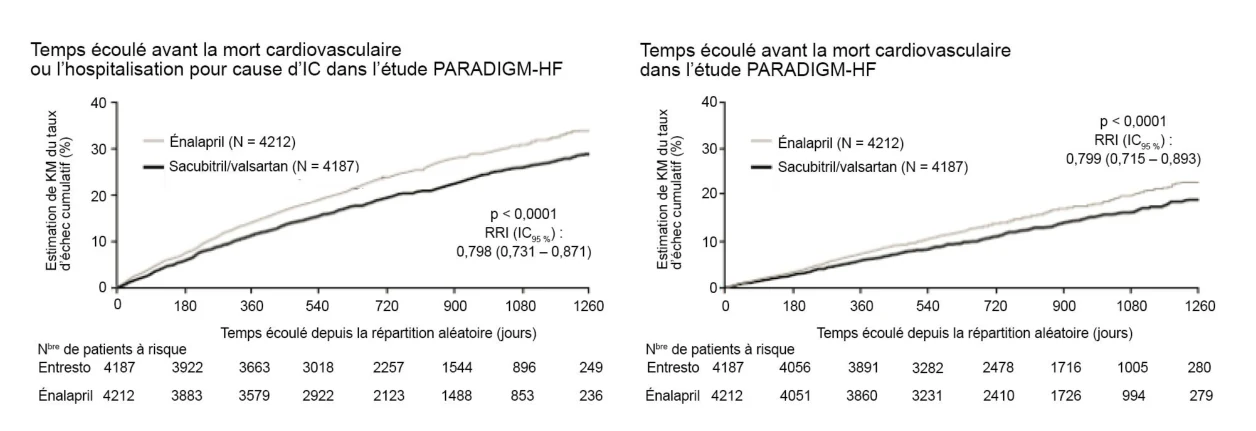
Figure 1. Courbes de Kaplan-Meier – Paramètre principal combiné et mort cardiovasculaire seule – Étude PARADIGM-HF
Les résultats relatifs au paramètre principal (mort cardiovasculaire et hospitalisation pour cause d’IC) sont présentés au Tableau 11 suivant la valeur du taux de NT-proBNP observée à la sélection des sujets.
Tableau 11 ― Comparaison entre le sacubitril/valsartan et l’énalapril : paramètre principal suivant le classement par quartile du taux de NT-proBNP à la sélection des participants à l’étude PARADIGM-HF
| Classement quartile du taux de NT-proBNP (pg/mL) à la sélection | Sacubitril/valsartan | Énalapril | RRI entre sacubitril/valsartan et énalapril (IC95%) | Valeur de p | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| m | n | (%) | m | n | (%) | |||||||||
| < 886,0 | 1035 | 118 | 11,4 | 1048 | 175 | 16,7 | 0,66 (0,52, 0,83) | 0,3442 | ||||||
| 886,0 to 1610,5 | 1030 | 180 | 17,5 | 1061 | 226 | 21,3 | 0,78 (0,64, 0,95) | |||||||
| 1610,5 to 3228,0 | 1071 | 248 | 23,2 | 1016 | 267 | 26,3 | 0,87 (0,73, 1,03) | |||||||
| ≥ 3228,0 | 1028 | 363 | 35,3 | 1059 | 442 | 41,7 | 0,81 (0,71, 0,93) | |||||||
m : nombre de patients à risque ; n : nombre d’événements
Rapport des risques instantanés (IC95%) issu d’un modèle de Cox, le traitement et l’origine géographique étant des facteurs fixes dans chaque sous-groupe. Valeur de p relative aux interactions (test bilatéral) issue d’un modèle de Cox, comprenant des covariables supplémentaires de sous-groupe par traitement. Un rapport des risques < 1 favorise le sacubitril/valsartan.
On a mesuré le taux de NT-proBNP au début de l’étude PARADIGM-HF et pendant la période de traitement réparti de façon aléatoire. Au début de l’étude, la valeur médiane de ce taux s’établissait respectivement à 1629 et à 1593 pg/mL chez les patients qui avaient ensuite reçu le sacubitril/valsartan et l’énalapril.
Chez les patients dont on avait mesuré le taux de NT-proBNP au début de l’étude et 4 semaines après la répartition aléatoire, la valeur médiane de ce taux avait baissé de 28 % depuis le début de l’étude dans le groupe recevant le sacubitril/valsartan, passant de 1304 pg/mL à 938 pg/mL ; dans le groupe recevant l’énalapril, elle avait baissé de 5 %, passant de 1268 pg/mL à 1203 pg/mL. De même, chez les patients dont on avait mesuré le taux de NT-proBNP 34 semaines après la répartition aléatoire, la valeur médiane de ce taux avait baissé de 30 % depuis le début de l’étude dans le groupe recevant ENTRESTO, passant de 1226 pg/mL à 859 pg/mL, tandis que dans le groupe recevant l’énalapril, elle avait baissé de 10 %, passant de 1222 pg/mL à 1103 pg/m au cours de la même période. Le NT-proBNP – mais pas le BNP - est un biomarqueur adéquat en vue de la surveillance de la charge exercée sur la paroi myocardique et de l’évolution de l’insuffisance cardiaque chez le patient qui reçoit le sacubitril/valsartan (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
14.2 Études de biodisponibilité comparative
Dans le cadre d’une étude avec répartition aléatoire et permutation du traitement, étalée sur trois périodes et comportant l’administration semi-réitérée de doses uniques, on a comparé la biodisponibilité du comprimé de sacubitril/valsartan commercialisé (24,3 mg de sacubitril/25,7 mg de valsartan) au comprimé de même teneur utilisé durant le développement clinique (DC) chez 81 hommes et femmes volontaires sains et à jeun. Les données issues de cette étude satisfont aux normes applicables en matière d’équivalence de la biodisponibilité entre les comprimés de sacubitril/valsartan et DC à 24,3 mg de sacubitril/25,7 mg de valsartan.
Tableau 12 — Résumé des données de biodisponibilité comparative pour le sacubitrilate
Sacubitrilate (1 × 24,3 mg de sacubitril, pris sous forme de comprimé à 24,3 mg de sacubitril/ 25,7 mg de valsartan) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Paramètre | Comprimé sacubitril/valsartan | Comprimé DC | Rapport des moyennes géométriques (%) | IC90 % | |||||||
ASCT (ng•h/mL) | 22 000 22 800 (26,7) | 22 800 23 600 (29,3) | 98,85 % | 97,63 % – 100,08 % | |||||||
ASCI (ng•h/mL | 22 600 23 300 (26,6) | 23 400 24 200 (29,5) | 98,79 % | 97,61 % – 99,99 % | |||||||
Cmax (ng/mL) | 2120 2180 (22,1) | 2160 2220 (22,8) | 99,71 % | 97,35 % – 102,14 % | |||||||
| tmax§ (h) | 2,32 (44,5) | 2,24 (40,1) | |||||||||
| t1/2§(h) | 10,1 (22,7) | 10,2 (25,3) | |||||||||
§ Exprimé sous forme de moyenne arithmétique (% CV)
Tableau 13 — Résumé des données de biodisponibilité comparative pour le valsartan
Valsartan (1 × 25,7 mg, pris sous forme de comprimé à 50 mg (24,3 mg de sacubitril/ 25,7 mg de valsartan) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Comprimé sacubitril/valsartan | Comprimé DC | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 6430 6890 (36,0) | 6630 7130 (38,2) | 95,70% | 90,05% - 101,45% |
ASCI (ng•h/mL | 6580 7030 (35,3) | 6810 7300 (37,6) | 95,62% | 90,13% - 101,45% |
| Cmax | 1080 | 1100 | 95,76% | 89,46% - 102,50% |
Valsartan (1 × 25,7 mg, pris sous forme de comprimé à 50 mg (24,3 mg de sacubitril/ 25,7 mg de valsartan) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Comprimé sacubitril/valsartan | Comprimé DC | Rapport des moyennes géométriques (%) | IC90 % |
| (ng/mL) | 1160 (39,1) | 1190 (39,0) | ||
| tmax§ (h) | 1,59 (37,9) | 1,55 (38,9) | ||
| t1/2§(h) | 5,76 (31,7) | 6,11 (69,9) | ||
§ Exprimé sous forme de moyenne arithmétique (% CV)
Études de biodisponibilité comparative
Les tableaux ci-après présentent une comparaison des paramètres pharmacocinétiques de deux types de comprimés de sacubitril/valsartan de 24 mg/26 mg — Teva-Sacubitril / Valsartan (Teva Canada Limitée) et Entresto (Novartis Pharmaceuticals Canada Inc.) — mesurés dans une étude de biodisponibilité croisée à répartition aléatoire et double permutation menée chez des adultes de sexe masculin à jeun en bonne santé. Les données de biodisponibilité comparative présentées dans les tableaux suivants proviennent des 40 sujets qui ont été inclus dans l’analyse statistique.
Sacubitril (1 x 24 mg de sacubitril / 26 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 607,85 632,41 (27,89) | 582,49 603,84 (26,21) | 104,3 | 101,3 – 107,5 |
ASCI (ng•h /mL) | 612,24 636,63 (27,71) | 587,05 608,16 (26,00) | 104,3 | 101,3 – 107,4 |
Cmax (ng/mL) | 524,08 611,65 (59,12) | 496,29 570,46 (56,12) | 105,6 | 90,3 – 123,5 |
tmax3 (h) | 0,50 (0,17 – 3,52) | 0,50 (0,25 – 3,50) | ||
t½4 (h) | 0,79 (23,61) | 0,84 (20,40) | ||
1 Comprimés Teva-Sacubitril / Valsartan (sous forme de complexe sodique hydraté) de 24 mg / 26 mg (Teva Canada Limitée)
2 Comprimés Entresto (sous forme de complexe sodique hydraté) de 24 mg / 26 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé sous forme de médiane (min.-max.)
4 Exprimé sous forme de moyenne arithmétique (% CV)
Valsartan (1 x 24 mg de sacubitril / 26 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 8566,90 9110,42 (36,50) | 8400,84 9058,20 (35,97) | 101,98 | 92,92 – 111,91 |
ASCI (ng•h/mL) | 8698,78 9245,95 (36,53) | 8533,37 9197,10 (36,00) | 101,94 | 92,99 – 111,75 |
Cmax (ng/mL) | 1348,88 1419,04 (33,56) | 1316,75 1402,72 (35,12) | 102,44 | 92,59 – 113,34 |
tmax3 (h) | 1,50 (1,00 – 4,00) | 1,75 (1,00 – 4,50) | ||
t½4 (h) | 5,68 (21,69) | 5,82 (23,94) | ||
1 Comprimés Teva-Sacubitril / Valsartan (sous forme de complexe sodique hydraté) de 24 mg / 26 mg (Teva Canada Limitée)
2 Comprimés Entresto (sous forme de complexe sodique hydraté) de 24 mg / 26 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé sous forme de médiane (min.-max.)
4 Exprimé sous forme de moyenne arithmétique (% CV)
Les tableaux ci-après présentent une comparaison des paramètres pharmacocinétiques de deux types de comprimés de sacubitril/valsartan de 49 mg/51 mg — Teva-Sacubitril / Valsartan (Teva Canada Limitée) et Entresto (Novartis Pharmaceuticals Canada Inc.) — mesurés dans une étude de biodisponibilité croisée à répartition aléatoire et double permutation menée chez des adultes de sexe masculin à jeun en bonne santé. Les données de biodisponibilité comparative présentées dans les tableaux suivants proviennent des 48 sujets qui ont été inclus dans l’analyse statistique.
Sacubitril (1 x 49 mg de sacubitril / 51 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 1317,15 1352,90 (25,66) | 1300,92 1338,55 (24,71) | 101,3 | 97,7 – 104,9 |
ASCI (ng•h/mL) | 1326,55 1363,18 (25,80) | 1306,37 1343,89 (24,63) | 101,6 | 98,0 – 105,2 |
Sacubitril (1 x 49 mg de sacubitril / 51 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
Cmax (ng/mL) | 1132,71 1301,39 (52,88) | 1110,26 1297,46 (55,07) | 102,0 | 87,5 – 119,0 |
tmax3 (h) | 0,52 (0,25 – 4,00) | 0,67 (0,25 - 3,00) | ||
t½4 (h) | 1,05 (56,15) | 0,92 (31,40) | ||
1 Comprimés Teva-Sacubitril / Valsartan (sous forme de complexe sodique hydraté) de 49 mg / 51 mg (Teva Canada Limitée)
2 Comprimés Entresto (sous forme de complexe sodique hydraté) de 49 mg / 51 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé sous forme de médiane (min.-max.)
4 Exprimé sous forme de moyenne arithmétique (% CV)
Valsartan (1 x 49 mg de sacubitril / 51 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 19159,81 20299,22 (32,94) | 18065,61 19001,44 (31,94) | 106,1 | 99,3 – 113,3 |
ASCI (ng•h/mL) | 19463,31 20635,28 (33,17) | 18375,71 19349,95 (32,35) | 105,9 | 99,1 – 113,2 |
Cmax (ng/mL) | 2985,87 3174,39 (35,32) | 2856,02 3021,41 (34,48) | 104,6 | 96,8 – 112,9 |
tmax3 (h) | 1,50 (1,00 – 5,00) | 1,50 (1,00 – 4,50) | ||
t½4 (h) | 6,45 (16,51) | 6,83 (15,61) | ||
1 Comprimés Teva-Sacubitril / Valsartan (sous forme de complexe sodique hydraté) de 49 mg / 51 mg (Teva Canada Limitée)
2 Comprimés Entresto (sous forme de complexe sodique hydraté) de 49 mg / 51 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé sous forme de médiane (min.-max.)
4 Exprimé sous forme de moyenne arithmétique (% CV)
Les tableaux ci-après présentent une comparaison des paramètres pharmacocinétiques de deux types de comprimés de sacubitril/valsartan de 97 mg/103 mg — Teva-Sacubitril / Valsartan (Teva Canada Limitée) et Entresto (Novartis Pharmaceuticals Canada Inc.) — mesurés dans une étude de biodisponibilité croisée à répartition aléatoire et double permutation menée chez des adultes de sexe masculin à jeun en bonne santé. Les données de biodisponibilité comparative présentées dans les tableaux suivants proviennent des 57 sujets qui ont été inclus dans l’analyse statistique.
Sacubitril (1 x 97 mg de sacubitril / 103 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCt (ng•h/mL) | 2156,89 2231,21(28,82) | 2153,68 2216,79 (25,53) | 100,2 | 96,8 – 103,6 |
ASCI (ng•h/mL) | 2176,16 2253,86 (28,64) | 2171,48 2229,48 (25,55) | 100,2 | 96,9 – 103,7 |
Cmax (ng/mL) | 1523,81 1699,89 (52,14) | 1662,36 1827,27 (43,93) | 91,7 | 81,8 – 102,8 |
tmax3 (h) | 0,50 (0,25 – 4,00) | 0,52 (0,34 – 5,00) | ||
t½4 (h) | 0,89 (48,32) | 0,82 (43,17) | ||
1 Comprimés Teva-Sacubitril / Valsartan (sous forme de complexe sodique hydraté) de 97 mg / 103 mg (Teva Canada Limitée)
2 Comprimés Entresto (sous forme de complexe sodique hydraté) de 97 mg / 103 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé sous forme de médiane (min.-max.)
4 Exprimé sous forme de moyenne arithmétique (% CV)
Valsartan (1 x 97 mg de sacubitril / 103 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCt (ng•h/mL) | 28658,13 30323,87(36,81) | 28368,84 30129,63 (36,03) | 101,0 | 94,4 – 108,1 |
ASCI (ng•h/mL) | 29034,04 30719,12 (36,86) | 28776,75 30541,30 (36,03) | 100,9 | 94,4 – 107,8 |
Cmax (ng/mL) | 4377,95 4581,97 (33,64) | 4547,96 4779,83(31,00) | 96,3 | 89,4 – 103,6 |
tmax3 (h) | 2,01 (1,25 – 4,50) | 2,00 (1,25 – 4,02) | ||
t½4 (h) | 5,54 (18,80) | 5,61 (19,64) | ||
1 Comprimés Teva-Sacubitril / Valsartan (sous forme de complexe sodique hydraté) de 97 mg / 103 mg (Teva Canada Limitée)
2 Comprimés Entresto (sous forme de complexe sodique hydraté) de 97 mg / 103 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé sous forme de médiane (min.-max.)
4 Exprimé sous forme de moyenne arithmétique (% CV)
Les tableaux ci-après présentent une comparaison des paramètres pharmacocinétiques de deux types de comprimés de sacubitril/valsartan de 97 mg/103 mg — Teva-Sacubitril / Valsartan (Teva Canada Limitée) et ENTRESTO® (Novartis Pharmaceuticals Canada Inc.) — mesurés dans une étude de biodisponibilité croisée à répartition aléatoire et double permutation menée chez des adultes de sexe masculin (n = 53) et de sexe féminin (n = 3) en bonne santé ayant reçu une alimentation riche en matières grasses et en calories. Les données de biodisponibilité comparative présentées dans les tableaux suivants proviennent des 55 sujets qui ont été inclus dans l’analyse statistique.
Sacubitril (1 x 97 mg de sacubitril / 103 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
Sacubitril (1 x 97 mg de sacubitril / 103 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 2456,1 2569,2 (29,7) | 2505,2 2582,6 (27,1) | 98,0 | 93,1 – 103,1 |
ASCI (ng•h/mL) | 2513,1 2617,3 (28,5) | 2561,33 2594,3 (27,1) | 98,1 | 93,2 – 103,2 |
Cmax (ng/mL) | 1255,7 1433,6 (59,7) | 1410,6 1558,7 (42,8) | 89,0 | 78,5 – 100,8 |
tmax3 (h) | 1,75 (0,50 – 6,00) | 1,77 (0,75 – 6,00) | ||
t1/24 (h) | 1,1 (43,3) | 1,0 (27,9) | ||
1 Comprimés Teva-Sacubitril / Valsartan (sous forme de complexe sodique hydraté) de 97 mg / 103 mg (Teva Canada Limitée)
2 Comprimés PrENTRESTO® (sous forme de complexe sodique hydraté) de 97 mg / 103 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé sous forme de médiane (min.-max.) uniquement
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement
Valsartan (1 x 97 mg de sacubitril / 103 mg de valsartan) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 21527,8 23392,8 (38,5) | 20857,5 22434,7 (38,5) | 103,2 | 96,7 – 110,0 |
ASCI (ng•h/mL) | 21951,3 23882,2 (38,8) | 21305,0 22938,1 (38,6) | 103,0 | 96,6 – 109,8 |
Cmax (ng/mL) | 3053,9 3303,7 (38,1) | 3079,6 3298,5 (36,7) | 99,1 | 90,9 – 108,1 |
tmax3 (h) | 4,00 (1,00 – 6,03) | 3,33 (1,00 – 6,00) | ||
t1/24 (h) | 6,7 (13,6) | 6,8 (18,4) | ||
1 Comprimés Teva-Sacubitril / Valsartan (sous forme de complexe sodique hydraté) de 97 mg / 103 mg (Teva Canada Limitée)
2 Comprimés PrENTRESTO® (sous forme de complexe sodique hydraté) de 97 mg / 103 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé sous forme de médiane (min.-max.) uniquement
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Les études non cliniques portant sur l’innocuité de l’association sacubitril-valsartan ont compris l’évaluation pharmacologique de l’innocuité, l’étude de la toxicité de doses multiples, de la génotoxicité, de la cancérogénicité et de la toxicité du produit pour la reproduction et le développement.
La plupart des anomalies observées durant les études de la toxicité de doses multiples étaient réversibles et imputables à l’inhibition des récepteurs AT1.
Génotoxicité
L’association sacubitril-valsartan n’a pas occasionné de mutation ni d’anomalie génétique ou chromosomique dans le cadre des études du pouvoir mutagène ou clastogène.
Cancérogénicité
Au cours des études menées sur des souris et des rats exposés au sacubitril et au valsartan, le sacubitril/valsartan s’est révélé dépourvu de pouvoir cancérogène. Chez des souris mâles et femelles qui avaient reçu le sacubitril à raison de 1200 mg/kg/jour, la Cmax du sacubitrilate était respectivement 14 et 16 fois plus élevée que la Cmax consécutive à l’administration de la dose maximale recommandée chez l’humain (DMRH). Chez des rats et des rates exposés au sacubitril à raison de 400 mg/kg/jour, la Cmax du sacubitrilate était respectivement 1,7 et 3,5 fois plus élevée que la Cmax observée à la DMRH. Les doses de valsartan étudiées (forte dose de 160 et 200 mg/kg/jour chez les souris et les rats, respectivement) étaient environ 4 et 10 plus élevées que la DMRH fondée sur l’aire corporelle (mg/m2).
Toxicologie relative à la reproduction et au développement
Chez le rat, l’exposition à une dose de 73 mg de sacubitril et de 77 mg de valsartan par kg par jour n’a pas eu d’incidence sur la fertilité des géniteurs ni sur le développement des embryons en début de gestation (≤ 0,6 fois la DMRH compte tenu de l’ASC du valsartan et ≤ 0,1 fois la DMRH compte tenu de l’ASC du sacubitrilate).
L’administration de l’association sacubitril-valsartan durant l’organogenèse s’est traduite par une augmentation de la mortalité des embryons et des fœtus de rates exposées à des doses égales ou supérieures à 49 mg de sacubitril et à 51 mg de valsartan (respectivement 0,06 et 0,72 fois la DMRH de sacubitrilate et de valsartan, compte tenu de l’ASC) et de lapines exposées à des doses égales ou supérieures à 5 mg de sacubitril et à 5 mg de valsartan (respectivement 0,03 et 2,0 fois la DMRH de sacubitrilate et de valsartan, compte tenu de l’ASC). La faible fréquence d’hydrocéphalie observée chez les fœtus de lapines qui avaient reçu des doses toxiques de sacubitril/valsartan, égales ou supérieures à 5 mg sacubitril et à 5 mg de valsartan par kg par jour, indique que le sacubitril/valsartan est tératogène.
On a étudié le développement prénatal et postnatal de la progéniture de rates exposées à des doses de sacubitril atteignant 750 mg/kg/jour (1,0 fois la DMRH compte tenu de l’ASC du sacubitrilate) et de valsartan atteignant 600 mg/kg/jour (≤ 0,9 fois la DMRH compte tenu de l’ASC du valsartan), pour constater que l’emploi du sacubitril/valsartan durant l’organogenèse, la gestation et la lactation peut nuire au développement des ratons (poids plus faible) et à leur survie.
On a observé le passage du sacubitrilate dans le lait de rates lactantes qui avaient reçu par gavage une dose radiomarquée au carbone 14 de 15 mg de sacubitril et 15 mg de valsartan par kg. De même, le valsartan est passé dans le lait des rates après l’administration par gavage d’une seule dose de 3 mg/kg de valsartan radiomarqué au carbone 14.
Toxicité chez les rejetons
Le sacubitril a été administré par voie orale à des ratons du 7e au 35e jour ou au 70e jour ayant suivi leur naissance (soit une période qui correspond à peu près à celle allant de la naissance à l’âge prépubertaire ou à l’âge adulte chez les humains) à raison de 400 mg/kg/jour ou plus (environ le double de l’exposition selon l’ASC au métabolite actif du sacubitril, LBQ657, et à une dose clinique de sacubitril/valsartan pour enfants de 3,1 mg/kg 2 fois par jour). Les chercheurs ont constaté une diminution du poids corporel, de la longueur des os et de la masse osseuse. La baisse du poids corporel s’est révélée passagère, puisqu’elle n’a été observée qu’entre le 10e et le 20e jour de vie des ratons et les effets sur la plupart des paramètres osseux se sont résorbés une fois le traitement interrompu. L’exposition consécutive à l’administration de la dose sans effet nocif observé (DSENO), soit 100 mg/kg/jour, correspondait à environ 0,5 fois l’exposition au LBQ657 selon l’ASC après administration d’une dose de 3,1 mg/kg 2 fois par jour de sacubitril/valsartan. On ignore comment les effets osseux observés chez les ratons se produisent et s’ils s’appliquent aux enfants.
Toutes les doses de valsartan administré par voie orale à des ratons du 7e au 70e jour suivant leur naissance (soit une période qui correspond à peu près à celle allant de la naissance à l’âge adulte chez les humains) ont exercé des effets nocifs persistants et irréversibles sur les reins. Selon l’ASC, l’exposition au médicament après administration de la dose la plus faible essayée, soit 1 mg/kg/jour, correspondait à environ 0,2 fois celle observée avec une dose de 3,1 mg/kg 2 fois par jour de sacubitril/valsartan. Ces effets rénaux observés chez des ratons nouveau-nés correspondent à des effets pharmacologiques théoriques exagérés qui sont observés chez des rats traités durant leurs 13 premiers jours de vie.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie d’Entresto (comprimés de 24 mg / 26 mg, de 49 mg / 51 mg et de 97 mg / 103 mg), Numéro de contrôle de la présentation : 302188, Novartis Pharmaceuticals Canada Inc., 26 février 2022.