


Monographie de produit - Teva-Telmisartan
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 2 CONTRE-INDICATIONS | 08/2023 | ||||
| 7 MISES EN GARDE ET PRÉCAUTIONS | 08/2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE ..................................... 2
TABLE DES MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .......................................................................................................................... 4 1.2 Personnes âgées ........................................................................................................... 4 2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .......................... 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 5
4.1 Considérations posologiques ....................................................................................... 5 4.2 Dose recommandée et ajustement posologique ......................................................... 5 4.4 Administration .............................................................................................................. 6 4.5 Dose oubliée ................................................................................................................. 6 5 SURDOSAGE ................................................................................................................ 6
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ......... 6
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................. 7
7.1 Cas particuliers ........................................................................................................... 10
7.1.1 Grossesse ................................................................................................................ 10 7.1.2 Allaitement ............................................................................................................. 11 7.1.3 Enfants .................................................................................................................... 11 7.1.4 Personnes âgées ..................................................................................................... 12 8 EFFETS INDÉSIRABLES ................................................................................................ 12
8.1 Aperçu des effets indésirables ................................................................................... 12 8.2 Effets indésirables observés au cours des essais cliniques ........................................ 12 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ................ 16 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ....................................................... 17 8.5 Effets indésirables signalés après la commercialisation du produit .......................... 18 9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 18
9.1 Interactions médicamenteuses graves ...................................................................... 18 9.4 Interactions médicament-médicament ..................................................................... 19 9.5 Interactions médicament-aliments ............................................................................ 21 9.6 Interactions médicament-plantes médicinales .......................................................... 21 9.7 Interactions médicament-épreuves de laboratoire ................................................... 21 10 PHARMACOLOGIE CLINIQUE ...................................................................................... 21
10.1 Mode d’action ............................................................................................................ 21 10.2 Pharmacodynamie ...................................................................................................... 22 10.3 Pharmacocinétique .................................................................................................... 24 11 CONSERVATION, STABILITÉ ET MISE AU REBUT .......................................................... 26
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ......................................................... 26
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 27
13 RENSEIGNEMENTS PHARMACEUTIQUES ..................................................................... 27
14 ESSAIS CLINIQUES ...................................................................................................... 28
14.1 Essais cliniques, par indication ................................................................................... 28 14.2 Études de biodisponibilité comparatives ................................................................... 30 15 MICROBIOLOGIE ........................................................................................................ 31
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 31
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ............................................................. 33
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ............................... 34
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Teva-Telmisartan est indiqué pour le traitement de l’hypertension essentielle légère ou modérée chez les adultes.
Teva-Telmisartan peut être utilisé seul ou en association avec des diurétiques thiazidiques.
L’emploi concomitant d’inhibiteurs de l’enzyme de conversion de l’angiotensine n’est pas recommandé.
1.1 Enfants
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et revues par l’organisme, l’innocuité et l’efficacité de Teva-Telmisartan n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication d’emploi chez ces patients.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Bien qu’il ne soit pas nécessaire d’ajuster la posologie chez les personnes âgées, il ne faut pas négliger le fait que certaines d’entre elles sont plus sensibles au médicament.
2 CONTRE-INDICATIONS
Le telmisartan est contre-indiqué dans les situations suivantes :
- utilisation concomitante d’un antagoniste des récepteurs de l’angiotensine (ARA) – y compris Teva-Telmisartan – et de médicaments contenant de l’aliskirène est contre-indiquée chez les patients atteints de diabète de type 1 ou de type 2 ou présentant une insuffisance rénale modérée à grave (DFG < 60 mL/min/1,73 m2; voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire – Inhibition double du système rénine-angiotensine et Fonction rénale et 9 INTERACTIONS MÉDICAMENTEUSES – Inhibition double du système rénine-angiotensine par des ARA, des IECA ou des médicaments renfermant de l’aliskirène);
- hypersensibilité à ce médicament, à tout ingrédient de la préparation ou à tout composant du contenant (pour obtenir la liste complète, consultez la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT de la présente monographie);
- grossesse (voir 7.1.1 Grossesse);
- allaitement (voir 7.1.2 Allaitement);
| |||
| |||
| maximale recommandée. | |||
| |||
| 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES | |||
Mises en garde et précautions importantes
| L’utilisation d’antagonistes des récepteurs AT1 de l’angiotensine (ARA) durant la grossesse | |
| peut entraîner des lésions fœtales, voire causer la mort du fœtus. Par conséquent, en cas de | |
| grossesse, l’administration de Teva-Telmisartan doit être interrompue le plus tôt possible | |
| (voir 7.1 Cas particuliers). |
4 POSOLOGIE ET ADMINISTRATION
| 4.1 Considérations posologiques | |||
| L’effet antihypertenseur s’observe en moins de deux semaines et, en règle générale, la | |||
| réduction maximale est atteinte au bout de quatre. S’il faut réduire davantage la tension | |||
| artérielle, on peut administrer un diurétique thiazidique en sus. | |||
| 4.2 Dose recommandée et ajustement posologique | |||
| Traitement de l’hypertension essentielle | |||
| La dose de Teva-Telmisartan recommandée est de 80 mg une fois par jour. | |||
| Insuffisance rénale | |||
| Aucun ajustement initial de la dose n’est nécessaire chez les patients qui souffrent | |||
| d’insuffisance rénale, mais on ne doit pas exclure la possibilité que certaines personnes âgées | |||
| soient plus sensibles au médicament. Une réduction marquée des concentrations plasmatiques | |||
| de telmisartan a été observée chez des patients sous hémodialyse. | |||
| Insuffisance hépatique | |||
| La dose initiale recommandée chez les patients souffrant d’insuffisance hépatique est de 40 mg | |||
| et l’administration doit se faire avec prudence (voir 7 MISES EN GARDE ET PRÉCAUTIONS – | |||
| Fonctions hépatique/biliaire/pancréatique). | |||
| On recommande de surveiller la tension artérielle lorsque le traitement est amorcé à 80 mg et, | |||
| si besoin est, d’ajuster la dose des autres médicaments qui abaissent la pression sanguine. | |||
| Interruption du traitement |
| L’administration du telmisartan doit être interrompue immédiatement en cas de stridor laryngé | ||||||||
| ou d’œdème de Quincke du visage, des extrémités, des lèvres, de la langue ou de la glotte, et le | ||||||||
| patient doit recevoir des soins appropriés, conformes aux normes médicales acceptées. Il doit | ||||||||
| également être surveillé de près, jusqu’à ce que l’enflure se résorbe. | ||||||||
| En cas de grossesse, l’administration du telmisartan doit être interrompue dès que possible. | ||||||||
| 4.4 Administration | ||||||||
| Les comprimés Teva-Telmisartan doivent être pris une fois par jour par voie orale et être avalés | ||||||||
| entiers, avec un liquide. Teva-Telmisartan peut se prendre avec ou sans nourriture. | ||||||||
| 4.5 Dose oubliée | ||||||||
| Teva-Telmisartan doit être pris à la même heure chaque jour, le matin de préférence. Toutefois, | ||||||||
| si une dose a été oubliée, la prochaine doit être prise à l’heure habituelle. On ne doit pas | ||||||||
| prendre deux doses à la fois pour se reprendre. |
5 SURDOSAGE
| On possède peu de données concernant le surdosage chez l’être humain. Les principales | |||||||||
| manifestations du surdosage sont l’hypotension et/ou la tachycardie ; des cas de bradycardie | |||||||||
| ont également été observés. En cas d’hypotension symptomatique, administrer un traitement | |||||||||
| de soutien. Le telmisartan n’est pas éliminé par hémodialyse. | |||||||||
| Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région. | |||||||||
| 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT | |||||||||
| Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement | |||||||||
| Ingrédients non médicinaux | |||||||||
| Voie | Forme pharmaceutique / | ||||||||
| d’administration | Teneurs / Composition | ||||||||
| Orale | Comprimés : 40 mg et 80 mg de telmisartan | Hydroxyde de sodium, | |||||||
| hydroxypropylméthylcellulose, mannitol, | |||||||||
| méglumine, povidone, sorbitol et stéarate | |||||||||
| de magnésium | |||||||||
Teva-Telmisartan est offert sous forme de comprimés de 40 mg et de 80 mg pour administration orale.
Comprimés Teva-Telmisartan à 40 mg : Comprimés non pelliculés, blancs, de forme oblongue, portant les inscriptions « rph » d’un côté et « T72 » de l’autre. Offerts en flacons de 30 et 500 comprimés et en plaquettes alvéolées de 28 comprimés.
Comprimés Teva-Telmisartan à 80 mg : Comprimés non pelliculés, blancs, de forme oblongue, portant les inscriptions « rph » d’un côté et « T71 » de l’autre. Offerts en flacons de 30 et 500 comprimés et en plaquettes alvéolées de 28 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Un cas d’œdème de Quincke rare mais mortel est survenu chez un patient ayant reçu du telmisartan, l’un des ingrédients actifs de Teva-Telmisartan, pendant environ 6 mois. Le rapport d’autopsie décrivait des signes d’œdème de la muqueuse laryngée accompagnés d’insuffisance cardio-respiratoire terminale. Ce cas est survenu alors qu’on compte environ 5,2 millions de patients-années d’exposition au telmisartan par année.
Lorsque l’œdème touche uniquement le visage et les lèvres, l’enflure se résorbe habituellement sans traitement, mais l’administration d’antihistaminiques peut être utile pour soulager les symptômes. Lorsque l’œdème touche la langue, la glotte ou le larynx et est susceptible d’obstruer les voies respiratoires, un traitement approprié (comprenant l’administration sous-cutanée de 0,3 à 0,5 mL de solution d’épinéphrine à 1:1000) devrait être instauré sans tarder (voir 8.5 Effets indésirables signalés après la commercialisation du produit).
Les patients ayant une hypersensibilité connue (anaphylaxie) aux ARA ou ayant déjà présenté un œdème de Quincke avec la prise d’ARA ne devraient pas recevoir de traitement par TEVA-TELMISARTAN (voir 8.2 Effets indésirables observés au cours des essais cliniques et 8.5 Effets indésirables signalés après la commercialisation du produit).
Appareil cardiovasculaire
Sténose de l’aorte ou de la valvule mitrale, myocardiopathie hypertrophique obstructive Comme c’est le cas avec d’autres vasodilatateurs, une attention particulière devrait être portée aux patients présentant une sténose de l’aorte ou de la valvule mitrale ou une myocardiopathie hypertrophique obstructive. Chez ces patients, une diminution de l’irrigation sanguine coronarienne pourrait survenir en raison d’un débit cardiaque limité par une obstruction vasculaire fixe.
Déplétion volumique et/ou sodée
L’administration de telmisartan peut provoquer une hypotension symptomatique chez les patients présentant une déplétion volumique en raison d’un traitement diurétique, d’une restriction de l’apport sodé, de la dialyse ou encore de diarrhée ou de vomissements. Il convient donc de corriger ces problèmes — en particulier la déplétion volumique ou sodée — avant d’amorcer le traitement. Chez ces patients, on devrait amorcer le traitement sous étroite surveillance médicale en raison du risque de chute de la tension artérielle.
Cardiopathie ischémique
Il faut aussi tenir compte de ce phénomène chez les patients souffrant d’ischémie cardiaque ou de maladie vasculaire cérébrale, chez qui une baisse excessive de la tension artérielle pourrait entraîner un infarctus du myocarde ou un accident vasculaire cérébral.
Inhibition double du système rénine-angiotensine
Il a été démontré que l’administration concomitante d’ARA, tels que Teva-Telmisartan, ou d’inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) et d’aliskirène augmente le risque d’hypotension, de syncope, d’accident vasculaire cérébral, d’hyperkaliémie et de détérioration de la fonction rénale, y compris l’insuffisance rénale, chez les patients atteints de diabète de type 1 ou de type 2 ou présentant une insuffisance rénale modérée à grave (DFG < 60 mL/min/1,73 m2). Par conséquent, l’utilisation de Teva-Telmisartan en association avec des médicaments renfermant de l’aliskirène est contre-indiquée chez ces patients (voir 2 CONTRE-INDICATIONS).
De plus, l’administration concomitante d’ARA, y compris Teva-Telmisartan, et d’autres agents inhibant le système rénine-angiotensine, tels que les IECA ou les médicaments renfermant de l’aliskirène, n’est généralement pas recommandée pour les autres patients, puisque ce traitement a été associé à une augmentation de l’incidence d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie.
Diabète
Chez les patients diabétiques qui suivent un traitement antihypertenseur et présentent une coronaropathie non diagnostiquée, le risque d’infarctus du myocarde mortel et de décès d’origine cardiovasculaire soudain peut être plus élevé. Chez les patients atteints de diabète, la coronaropathie peut être asymptomatique et, par conséquent, non diagnostiquée. Ces patients doivent faire l’objet d’une évaluation diagnostique appropriée pouvant comprendre une épreuve d’effort afin de détecter et de traiter adéquatement la coronaropathie avant d’amorcer le traitement antihypertenseur par Teva-Telmisartan.
Conduite d’un véhicule et utilisation de machines
Les effets du médicament sur l’aptitude à conduire ou à utiliser des machines n’ont fait l’objet d’aucune étude. Cependant, comme il peut arriver que des étourdissements, une syncope ou des vertiges se manifestent lors de la prise d’antihypertenseur, cette possibilité doit être prise en considération lors de la conduite d’un véhicule ou de l’utilisation de machines.
Tout patient qui a de tels effets indésirables devrait s’abstenir d’effectuer des activités potentiellement dangereuses, comme la conduite d’un véhicule ou l’utilisation de machines.
Système endocrinien et métabolisme
Hyperkaliémie
Les médicaments qui agissent sur le système rénine-angiotensine-aldostérone, comme le telmisartan, peuvent causer une hyperkaliémie. On recommande de surveiller la concentration sérique de potassium chez les patients exposés. D’après l’expérience que l’on possède sur les médicaments agissant sur le système rénine-angiotensine, l’administration concomitante de diurétiques d’épargne potassique, de compléments de potassium, de succédanés de sel contenant du potassium ou d’autres produits médicinaux pouvant augmenter les taux de potassium (héparine, etc.) peut entraîner une augmentation du risque d’hyperkaliémie.
Le double blocage du système rénine-angiotensine-aldostérone (SRAA) par l’entremise d’un traitement d’appoint peut entraîner une hausse de la fréquence d’hypotension chez les patients dont la tension artérielle est maîtrisée.
Fonctions hépatique/biliaire/pancréatique
Insuffisance hépatique : Étant donné que la majeure partie du telmisartan est éliminée par excrétion biliaire, la clairance du composé est plus faible chez les patients présentant un trouble obstructif des voies biliaires ou souffrant de cholestase ou d’insuffisance hépatique. Par comparaison avec celles observées chez les sujets sains, la Cmax et l’ASC ont accusé une augmentation de 3 à 4 fois chez les patients souffrant d’insuffisance hépatique. Teva-Telmisartan doit donc être employé avec prudence chez ces patients (voir 4 POSOLOGIE ET ADMINISTRATION).
Surveillance et épreuves de laboratoire
Pour des informations sur la surveillance et les épreuves de laboratoire spécifiques, voir 7 MISES EN GARDE ET PRÉCAUTIONS (Appareil cardiovasculaire – Système endocrinien et métabolisme, Fonctions hépatique/biliaire/pancréatique et Fonction rénale) et 9 INTERACTIONS MÉDICAMENTEUSES.
Fonction rénale
Chez les patients dont la fonction rénale peut dépendre de l’activité du système rénine-angiotensine-aldostérone, comme les patients qui présentent une sténose bilatérale de l’artère rénale, une sténose artérielle sur rein unique ou une insuffisance cardiaque congestive grave, l’inhibition double du système rénine-angiotensine-aldostérone (p. ex., utilisation concomitante d’un ARA et d’un IECA ou d’aliskirène, un inhibiteur spécifique de la rénine) et le traitement par des médicaments qui inhibent ce système ont été liés à de l’oligurie, à une hyperazotémie évolutive et, dans de rares cas, à une insuffisance rénale aiguë ou à la mort. On ne possède pas de données sur l’administration prolongée du telmisartan chez les patients souffrant de sténose unilatérale ou bilatérale des artères rénales, mais on doit s’attendre à un effet semblable à celui observé avec les IECA. Chez les patients vulnérables, l’administration concomitante de diurétiques peut augmenter ce risque. L’administration de telmisartan doit s’accompagner d’une évaluation appropriée de la fonction rénale chez ce type de patients.
On ne possède pas d’expérience sur l’administration du telmisartan chez les patients ayant récemment subi une transplantation rénale.
Insuffisance rénale
L’utilisation d’ARA – y compris Teva-Telmisartan – ou d’IECA en association avec des médicaments renfermant de l’aliskirène est contre-indiquée chez les patients présentant une insuffisance rénale modérée à grave (DFG < 60 mL/min/1,73 m2) (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES – Inhibition double du système rénine-angiotensine par des ARA, des IECA ou des médicaments renfermant de l’aliskirène).
Le telmisartan n’est pas éliminé du sang par hémofiltration et n’est pas dialysable.
Santé reproductive : Effets potentiels chez les femmes et les hommes
- Fécondité
Aucune étude sur la fécondité n’a été menée chez l’être humain (voir 16 TOXICOLOGIE NON CLINIQUE – Reproduction).
7.1 Cas particuliers
7.1.1 Grossesse
Les médicaments qui agissent directement sur le système rénine-angiotensine-aldostérone comportent un risque de morbidité et de mortalité fœtales ou néonatales s’ils sont employés pendant la grossesse. L’administration de Teva-Telmisartan doit être interrompue le plus tôt possible après la confirmation de la grossesse.
L’utilisation d’ARA n’est pas recommandée durant la grossesse; on ne devrait pas entreprendre un tel traitement chez une femme enceinte. Bien que les données épidémiologiques concernant le risque d’effets tératogènes consécutif à l’exposition aux inhibiteurs de l’enzyme de conversion de l’angiotensine (une autre classe d’agents thérapeutiques qui interfèrent avec le système rénine-angiotensine-aldostérone) durant le premier trimestre de la grossesse ne soient pas concluantes, on ne peut exclure la possibilité d’une légère augmentation du risque. Compte tenu des données dont on dispose actuellement sur le risque associé aux ARA, il se peut qu’il existe un risque semblable avec cette classe de médicament. Par conséquent, les patientes qui envisagent une grossesse devraient prendre un antihypertenseur de rechange dont le profil d’innocuité durant la grossesse a été établi. En cas de grossesse pendant le traitement, on doit interrompre immédiatement la prise d’antagonistes de l’angiotensine II et, au besoin, commencer un traitement de rechange.
Les études précliniques menées avec le telmisartan n’ont pas révélé d’effet tératogène, mais une toxicité fœtale a été observée.
D’après nos connaissances, l’utilisation d’un ARA durant le deuxième ou le troisième trimestres de la grossesse entraîne des effets toxiques chez le fœtus humain (diminution de la fonction rénale, oligohydramnios, retard de l’ossification du crâne), ainsi que chez le nouveau-né (insuffisance rénale, hypotension, hyperkaliémie).
On devrait surveiller de près les signes d’hypotension, d’oligurie et d’hyperkaliémie chez les nourrissons ayant été exposés in utero à un ARA. En cas d’oligurie, il faut veiller à maintenir une tension artérielle et une irrigation rénale adéquates. Une exsanguino-transfusion peut s’avérer nécessaire pour faire céder l’hypotension ou pour compenser une fonction rénale altérée, cependant, les quelques fois où ces interventions ont été utilisées, les bienfaits cliniques n’ont pas été particulièrement importants.
On ignore si l’hémodialyse permet d’épurer l’organisme du telmisartan.
L’administration orale de telmisartan à des rates et des lapines gravides — en doses allant jusqu’à 50 mg/kg/jour dans le cas des premières et jusqu’à 45 mg/kg/jour dans le cas des secondes — recevant du soluté salin en concomitance n’a pas entraîné d’effet tératogène. Chez les lapines, une fœtotoxicité (résorptions totales) associée à la toxicité maternelle (réduction du gain pondéral, mortalité) a été observée à la dose la plus élevée (45 mg/kg/jour). Chez les rates, l’administration de doses maternelles toxiques (réduction du gain pondéral et de la consommation de nourriture) de 50 mg/kg/jour vers la fin de la grossesse et durant l’allaitement a produit des effets indésirables chez les fœtus et les nouveau-nés, notamment une diminution de la viabilité, un faible poids de naissance, un retard de croissance et une diminution du gain pondéral. D’importantes concentrations de telmisartan ont été décelées dans le lait des rates et dans le sang de leurs fœtus vers la fin de la gestation.
7.1.2 Allaitement
On ignore si le telmisartan est excrété dans le lait maternel, mais on a décelé des taux importants dans le lait de rates allaitantes. Étant donné que plusieurs médicaments se retrouvent dans le lait maternel et qu’ils peuvent nuire au nourrisson, le médecin doit décider s’il vaut mieux interrompre l’administration du médicament ou, compte tenu de l’importance du traitement pour la mère, arrêter l’allaitement.
7.1.3 Enfants
Enfants (< 18 ans) : Compte tenu du peu de données dont on dispose sur l’innocuité et l’efficacité de Teva-Telmisartan chez les moins de 18 ans, l’usage de cet agent n’est pas recommandé chez ces patients.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Parmi tous les patients ayant reçu du telmisartan dans les études cliniques, 551 (18,6 %) avaient entre 65 et 74 ans et 130 (4,4 %) avaient 75 ans ou plus. Dans l’ensemble, aucune différence n’a été observée en fonction de l’âge en ce qui a trait aux divers effets indésirables, mais on ne peut écarter la possibilité que certaines personnes âgées soient plus sensibles au médicament que d’autres.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans les essais cliniques contrôlés sur le traitement de l’hypertension, la fréquence globale des effets indésirables signalés avec le telmisartan (41,4 %) était habituellement comparable à celle rapportée avec le placebo (43,9 %). La fréquence des effets indésirables n’était pas liée à la dose, et aucune corrélation n’a été observée avec le sexe, l’âge ou la race des patients. Le profil d’innocuité de Teva-Telmisartan observé chez les patients traités en prévention de la morbidité et de la mortalité cardiovasculaires cadrait avec celui observé chez les patients hypertendus.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
L’innocuité du telmisartan a été évaluée dans 27 essais cliniques menés chez 7968 patients traités en raison d’hypertension. Parmi ceux-ci, 5788 patients ont reçu du telmisartan en monothérapie, dont 1058 pendant ≥ 1 an, et 1395 ont été traités dans le cadre d’essais cliniques contrôlés par placebo.
Dans les essais contrôlés par placebo menés dans le cadre d’homologation de l’indication pour l’hypertension, 2,8 % des patients sous telmisartan et 6,1 % des patients sous placebo ont dû abandonner le traitement en raison d’effets indésirables. Les manifestations indésirables suivantes, potentiellement graves, ont rarement été signalées avec le telmisartan lors d’essais cliniques contrôlés : syncope et hypotension. Aucun effet secondaire sérieux de fréquence supérieure à 0,1 % n’a été signalé chez les patients sous telmisartan dans les essais contrôlés par placebo.
| Les effets indésirables listés ci-dessous proviennent de comptes rendus de pharmacovigilance | |
| ainsi que d’essais contrôlés menés chez des patients traités en raison d’hypertension. | |
| Ensemble des essais cliniques | |
| Les effets indésirables suivants proviennent de 27 essais cliniques menés chez 5788 patients | |
| hypertendus ayant été traités par le telmisartan. Ils ont été classés par catégories selon une | |
| fréquence définie comme suit : effets très courants (≥ 1/10), effets courants (≥ 1/100, < 1/10), | |
| effets peu courants (≥ 1/1000, < 1/100), effets rares (≥ 1/10 000, < 1/1000), effets très rares | |
| (< 1/10 000). | |
| Organisme entier, Généralités | |
| Courants : Douleur thoracique, symptômes pseudo-grippaux, fatigue, conjonctivite | |
| Peu courants : Hyperhidrose, asthénie (faiblesse) | |
| Sang et système lymphatique | |
| Peu courant : Anémie | |
| Rare : Thrombocytopénie | |
| Fréquence inconnue : Éosinophilie | |
| Appareil cardiovasculaire | |
| Courants : Œdème, palpitations | |
| Peu courants : Bradycardie, hypotension orthostatique, hypotension | |
| Rare : Tachycardie | |
| Systèmes nerveux central et périphérique | |
| Très courant : Céphalée | |
| Courants : Étourdissements, insomnie | |
| Peu courant : Vertige | |
| Troubles ophtalmiques | |
| Rare : Trouble de la vue | |
| Appareil digestif | |
| Courants : Douleur abdominale, diarrhée, dyspepsie, nausées, constipation, gastrite | |
| Peu courants : Sécheresse de la bouche, flatulence, vomissements | |
| Rare : Malaise abdominal | |
| Troubles hépatobiliaires | |
| Rares : Anomalies de la fonction hépatique/trouble hépatique* | |
| * La plupart des cas d’anomalies de la fonction hépatique ou de trouble hépatique observés après la commercialisation du | |
| telmisartan se sont produits au Japon, pays où les patients sont prédisposés à ces réactions. | |
| Système immunitaire | |
| Rare : Hypersensibilité | |
| Fréquence inconnue : Réaction anaphylactique, œdème de Quincke | |
| Infections et infestations | |
| Peu courants : Infections des voies respiratoires supérieures (y compris pharyngite, sinusite, | |
| bronchite, rhinite et toux), infections urinaires (y compris cystite) | |
| Fréquence inconnue : Septicémie, y compris des cas mortels | |
| Épreuves de laboratoire | |
| Peu courant : Hausse de la créatininémie | |
| Rares : Augmentation de l’acide urique du sang, élévation des enzymes hépatiques, hausse | |
| de la créatine-phosphokinase sanguine, diminution de l’hémoglobine | |
| Troubles métaboliques et nutritionnels | |
| Peu courant : Hyperkaliémie | |
| Rare : Hypoglycémie (chez les diabétiques) | |
| Appareil locomoteur | |
| Courants : Arthralgie, spasmes musculaires (crampes dans les jambes) ou douleur dans les | |
| membres (jambes), myalgie, arthrite, arthrose | |
| Peu courants : Douleur tendineuse (symptômes apparentés à la tendinite), dorsalgie | |
| Système nerveux | |
| Peu courant : Syncope (évanouissement) | |
| Troubles psychiatriques | |
| Courants : Anxiété, nervosité | |
| Peu courant : Dépression | |
| Fonction rénale/appareil urinaire | |
| Peu courants : Insuffisance rénale, y compris l’insuffisance rénale aiguë | |
| Appareil respiratoire | |
| Courants : Dyspnée | |
| Peau et annexes cutanées | |
| Courants : Troubles cutanés, tels qu’éruptions cutanées | |
| Peu courant : Prurit | |
| Rares : Érythème, éruption médicamenteuse, eczéma, éruption cutanée toxique | |
| Fréquence inconnue : Urticaire | |
| Hémoglobine | |
| De rares cas de diminution de l’hémoglobinémie ont été observés, manifestation qui s’est | |
| produite plus souvent avec le traitement par le telmisartan qu’avec l’administration du placebo. | |
| Essais contrôlés par placebo | ||||||||||
| La fréquence globale des effets indésirables observés avec le telmisartan (41,4 %) dans les essais | ||||||||||
| contrôlés était généralement semblable à celle des effets observés avec le placebo (43,9 %) chez | ||||||||||
| les patients recevant un traitement contre l’hypertension. Le tableau ci-après présente la liste | ||||||||||
| des effets indésirables survenus à une fréquence ≥ 1 % chez les 1395 patients hypertendus | ||||||||||
| ayant reçu du telmisartan en monothérapie dans le cadre d’essais cliniques contrôlés par | ||||||||||
| placebo, peu importe s’ils ont un lien ou non avec le médicament. | ||||||||||
| Tableau 2 – Effets indésirables observés chez > 1 % des patients ayant reçu du telmisartan en | ||||||||||
| monothérapie | ||||||||||
| Effets indésirables classés par système ou appareil | Telmisartan (total) | Placebo | ||||||||
| n = 1395 | n = 583 | |||||||||
| (%) | (%) | |||||||||
| Organisme entier | ||||||||||
| Dorsalgie | 2,7 | 0,9 | ||||||||
| Douleur thoracique | 1,3 | 1,2 | ||||||||
| Fatigue | 3,2 | 3,3 | ||||||||
| Symptômes pseudo-grippaux | 1,7 | 1,5 | ||||||||
| Douleur | 3,5 | 4,3 | ||||||||
| Systèmes nerveux central et périphérique | ||||||||||
| Étourdissements | 3,6 | 4,6 | ||||||||
| Céphalées | 8,0 | 15,6 | ||||||||
| Somnolence | 0,4 | 1,0 | ||||||||
| Appareil digestif | ||||||||||
| Diarrhée | 2,6 | 1,0 | ||||||||
| Dyspepsie | 1,6 | 1,2 | ||||||||
| Nausées | 1,1 | 1,4 | ||||||||
| Vomissements | 0,4 | 1,0 | ||||||||
| Appareil locomoteur | ||||||||||
| Myalgie | 1,1 | 0,7 | ||||||||
| Appareil respiratoire | ||||||||||
| Toux | 1,6 | 1,7 | ||||||||
| Pharyngite | 1,1 | 0,3 | ||||||||
| Sinusite | 2,2 | 1,9 | ||||||||
| Infection des voies respiratoires | 6,5 | 4,6 | ||||||||
| supérieures | ||||||||||
| Troubles de la fréquence et du rythme cardiaques | ||||||||||
| Anomalies spécifiques de l’ÉCG | 0,2 | 1,0 | ||||||||
| Palpitations | 0,6 | 1,0 | ||||||||
| Troubles cardiovasculaires généraux | ||||||||||
| Hypertension | 1,0 | 1,7 | ||||||||
| Œdème périphérique | 1,0 | 1,2 | ||||||||
| La fréquence des effets indésirables n’était pas liée à la dose et ne présentait aucune corrélation | ||||||||||
| avec le sexe, l’âge ou la race des patients. | ||||||||||
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
De plus, les effets indésirables suivants, pour lesquels le lien de causalité n’a pas été déterminé, ont été signalés à une fréquence < 1 % dans les essais cliniques contrôlés par placebo.
Système nerveux autonome : Augmentation de la transpiration
Organisme entier : Distension abdominale, allergie, kystes non spécifiés, chute, fièvre, douleurs aux jambes, frissons, syncope
Troubles cardiovasculaires généraux : Hypotension, hypotension orthostatique, œdème dans les jambes
Systèmes nerveux central et périphérique : Hypertonie, aggravation de la migraine, contractions musculaires involontaires
Appareil digestif : Anorexie, augmentation de l’appétit, flatulence, troubles gastro-intestinaux non spécifiés, gastro-entérite, reflux gastro-œsophagien, méléna, sécheresse de la bouche, douleur abdominale
Troubles de la fréquence et du rythme cardiaques : Arythmie, tachycardie
Troubles métaboliques et nutritionnels : Diabète, hypokaliémie
Appareil locomoteur : Arthrite, aggravation de l’arthrite, arthrose, bursite, fasciite plantaire, tendinite
Troubles myo-endo-péricardiques et valvulaires : Infarctus du myocarde
Troubles psychiatriques : Nervosité
Troubles hématologiques : Anémie
Appareil reproducteur féminin : Vaginite
Mécanismes de résistance : Abcès, infections bactériennes, candidose génitale, otite moyenne
Appareil respiratoire : Bronchospasme, épistaxis, pneumonie, bronchite
Peau et annexes cutanées : Éruptions cutanées, xérodermie
Appareil urinaire : Dysurie, hématurie, troubles de la miction, infections urinaires
Troubles vasculaires (extracardiaques) : Troubles cérébrovasculaires, purpura
Ophtalmologie : Vision anormale
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
L’administration de telmisartan, dans les essais contrôlés par placebo menés chez 1041 patients ayant reçu le produit en monothérapie, n’a que rarement été associée à des variations cliniquement importantes des paramètres standard de laboratoire.
Créatinine, azote uréique du sang
Une augmentation de l’azote uréique du sang (≥ 11,2 md/dL) et de la créatinine (≥ 0,5 mg/dL) a été observée chez 1,5 % et 0,6 % des patients traités par le telmisartan ; la fréquence correspondante était de 0,3 % pour chacun des paramètres dans le groupe sous placebo. Ces augmentations ont surtout été observées dans les cas où le telmisartan a été administré en concomitance avec de l’hydrochlorothiazide. Un patient sous telmisartan a dû interrompre le traitement en raison de l’augmentation de la créatinine et de l’azote uréique du sang.
Hémoglobine, hématocrite
De rares variations cliniquement importantes de l’hémoglobine et de l’hématocrite (< 10 g/dL et < 30 % respectivement) ont été observées par suite de l’administration de telmisartan ; dans ces cas, la fréquence ne différait pas de celle observée dans le groupe sous placebo. Aucun patient n’a dû interrompre le traitement en raison d’anémie.
Acide urique sérique
Une augmentation de l’acide urique sérique (≥ 2,7 mg/dL) a été signalée chez 1,7 % des patients sous telmisartan alors que chez les sujets sous placebo, aucun cas n’a été observé. Une hyperuricémie cliniquement significative (> 10 mÉq/L) a été observée chez 2,3 % des patients sous telmisartan ; la fréquence initiale était de 0,4 %. L’augmentation de l’acide urique sérique a surtout été observée dans les cas où le telmisartan a été administré en concomitance avec de l’hydrochlorothiazide. Aucun patient n’a dû interrompre le traitement en raison d’hyperuricémie.
Exploration fonctionnelle hépatique
Une augmentation cliniquement significative de l’AST et de l’ALT (> 3X la LSN) a été observée chez respectivement 0,1 % et 0,5 % des patients sous telmisartan, tandis que chez les sujets sous placebo, les fréquences correspondantes étaient de 0,8 % et 1,7 %. Aucun patient sous telmisartan n’a dû interrompre le traitement en raison d’épreuves anormales de la fonction hépatique.
Potassium sérique
Rares ont été les cas de variations marquées du potassium sérique (≥ ± 1,4 mÉq/L) ; celles observées ont été moins fréquentes chez les patients sous telmisartan (0,3 %, 0,1 %
| respectivement) que chez les sujets sous placebo (0,6 %, 0,3 % respectivement). Des variations | ||
| cliniquement significatives de la kaliémie (> 3 mÉq/L) ont été observées chez 0,6 % des patients | ||
| sous telmisartan ; 0,5 % des cas ont été observés lors de l’évaluation initiale. Dans le groupe | ||
| sous placebo, les fréquences correspondantes étaient respectivement de 0,6 % et 0,8 %. | ||
| Cholestérol | ||
| Une augmentation marquée du cholestérol sérique a été observée chez 6 patients sous | ||
| telmisartan au total (0,4 %) dans les essais contrôlés par placebo, mais chez aucun des sujets | ||
| sous placebo. Deux de ces patients ont été suivis ; dans les deux cas, la cholestérolémie est | ||
| retournée à sa valeur initiale avec le temps. | ||
| Dans l’ensemble des essais cliniques, l’augmentation des taux sériques de cholestérol a été | ||
| signalée comme effet indésirable chez 11 patients sur 3445 (0,3 %). Aucun cas | ||
| d’hypercholestérolémie n’a été signalé chez les patients sous telmisartan dans les essais | ||
| contrôlés par placebo. | ||
| 8.5 Effets indésirables signalés après la commercialisation du produit | ||
| Depuis la commercialisation du médicament, les manifestations suivantes ont été signalées : | ||
| anxiété, étourdissements, vue brouillée, vertige, distension abdominale, douleur abdominale, | ||
| haut-le-cœur, hyperhidrose, arthralgie, myalgie, spasmes musculaires, dorsalgie, asthénie, | ||
| douleurs dans les membres, fatigue, douleur thoracique, hausse de la créatininémie, érythème, | ||
| prurit, syncope/évanouissement, insomnie, dépression, malaise gastrique, vomissements, | ||
| hypotension (y compris l’hypotension orthostatique), bradycardie, tachycardie, | ||
| anomalies/troubles de la fonction hépatique, insuffisance rénale (y compris l’insuffisance rénale | ||
| aiguë), hyperkaliémie, dyspnée, anémie, éosinophilie, thrombocytopénie, hyponatrémie et | ||
| faiblesse. La fréquence de ces manifestations n’est pas connue. Comme dans le cas des autres | ||
| inhibiteurs de l’angiotensine II, de rares cas d’œdème de Quincke (dont certains mortels), de | ||
| prurit, d’éruptions cutanées et d’urticaire ont été signalés. | ||
| Des cas de douleur musculaire, de faiblesse musculaire, de myosite et de rhabdomyolyse ont été | ||
| signalés chez des patients ayant reçu des antagonistes des récepteurs de l’angiotensine II. | ||
| De plus, outre ces manifestations, des cas d’augmentation de la créatine-phosphokinase (CPK) | ||
| sanguine ont été signalés depuis la commercialisation du telmisartan. |
9 INTERACTIONS MÉDICAMENTEUSES
| 9.1 Interactions médicamenteuses graves | ||
| Interactions médicamenteuses graves | ||
| L’utilisation concomitante d’antagonistes des récepteurs de l’angiotensine (ARA) – | ||||||||||
| telmisartan compris – et de médicaments contenant de l’aliskirène est contre-indiquée chez | ||||||||||
| les patients atteints de diabète (type 1 ou type 2) ou souffrant d’insuffisance rénale modérée | ||||||||||
| ou grave (DFG < 60 mL/min/1,73m2) (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil | ||||||||||
| cardiovasculaire – Inhibition double du système rénine-angiotensine et Fonction rénale, et 9.4 | ||||||||||
| Interaction médicament-médicament – Inhibition double du système rénine-angiotensine par | ||||||||||
| des ARA, des IECA ou des médicaments renfermant de l’aliskirène). | ||||||||||
| 9.4 Interactions médicament-médicament | ||||||||||
| Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus | ||||||||||
| ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont | ||||||||||
| l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des | ||||||||||
| interactions auxquelles ils pourraient donner lieu. | ||||||||||
| L’administration de Teva-Telmisartan en concomitance avec de l’acétaminophène, de | ||||||||||
| l’amlodipine, du glyburide ou de l’hydrochlorothiazide n’a pas entraîné d’interaction | ||||||||||
| cliniquement significative non plus. | ||||||||||
| Tableau 3 – Interactions médicament-médicament possibles ou établies avec le telmisartan | ||||||||||
| Telmisartan | Effet | Commentaire clinique | ||||||||
| Agents augmentant le potassium sérique | Le telmisartan réduit la production d’aldostérone. | Les diurétiques d’épargne | ||||||||
| potassique ou les compléments de | ||||||||||
| potassium ne doivent être | ||||||||||
| administrés qu’en cas | ||||||||||
| d’hypokaliémie documentée, sous | ||||||||||
| surveillance fréquente de la | ||||||||||
| kaliémie. Les substituts de sel | ||||||||||
| renfermant du potassium doivent | ||||||||||
| également être utilisés avec | ||||||||||
| prudence. L’administration | ||||||||||
| concomitante de diurétiques | ||||||||||
| thiazidiques peut atténuer les | ||||||||||
| effets du telmisartan sur les taux de | ||||||||||
| potassium sérique. | ||||||||||
| Digoxine | Une augmentation moyenne de 49 % de la Cmax de la digoxine et de 20 % de la Cmin a été observée lors de l’administration concomitante de telmisartan et de digoxine. | Afin de les maintenir au niveau | ||||||||
| approprié, on recommande de | ||||||||||
| surveiller les concentrations de | ||||||||||
| digoxine et de procéder à un | ||||||||||
| ajustement posologique approprié | ||||||||||
| au moment de commencer ou | ||||||||||
| d’interrompre l’administration de | ||||||||||
| Teva-Telmisartan, de même que | ||||||||||
| lorsque l’on en modifie la dose. | ||||||||||
| Diurétiques | Une réduction excessive de la | On peut réduire le risque | ||||||||
| tension artérielle peut parfois être | d’hypotension symptomatique | |||||||||
| observée après le début du | produite par le telmisartan en | |||||||||
| Telmisartan | Effet | Commentaire clinique | |||||||
traitement par le telmisartan chez les patients qui prennent des diurétiques, et plus particulièrement chez ceux qui en prennent depuis peu. | interrompant l’administration du | ||||||||
| diurétique avant de commencer le | |||||||||
| traitement par le telmisartan et(ou) | |||||||||
| en réduisant la dose initiale de | |||||||||
| telmisartan (voir 7 MISES EN GARDE | |||||||||
| ET PRÉCAUTIONS – Appareil | |||||||||
| cardiovasculaire – Déplétion | |||||||||
| volumique et/ou sodée et | |||||||||
| 4 POSOLOGIE ET | |||||||||
| ADMINISTRATION). Aucune | |||||||||
| interaction médicamenteuse | |||||||||
| d’importance clinique n’a été | |||||||||
| identifiée avec les diurétiques | |||||||||
| thiazidiques. | |||||||||
| Inhibition double du système rénine-angiotensine par des ARA, des IECA ou des médicaments renfermant de l’aliskirène | Le traitement a été associé à une fréquence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie. | L’inhibition double du système | |||||||
| rénine-angiotensine par des ARA, | |||||||||
| des IECA ou des médicaments | |||||||||
| renfermant de l’aliskirène est | |||||||||
| contre-indiquée chez les patients | |||||||||
| atteints de diabète ou | |||||||||
| d’insuffisance rénale, et n’est | |||||||||
| généralement pas recommandée | |||||||||
| chez les autres patients, puisque ce | |||||||||
| traitement a été associé à une | |||||||||
| augmentation de l’incidence | |||||||||
| d’hypotension grave, d’insuffisance | |||||||||
| rénale et d’hyperkaliémie (voir | |||||||||
| 2 CONTRE-INDICATIONS et 7 MISES | |||||||||
| EN GARDE ET PRÉCAUTIONS – | |||||||||
| Inhibition double du système | |||||||||
| rénine-angiotensine). | |||||||||
| Sels de lithium | Des cas d’augmentation réversible | On recommande de surveiller les concentrations sériques de lithium en cas de traitement concomitant. | |||||||
| de la concentration sérique de | |||||||||
| lithium et de toxicité ont été | |||||||||
| signalés durant l’administration | |||||||||
| concomitante de lithium et d’IECA. | |||||||||
| De rares cas ont également été | |||||||||
| signalés avec les antagonistes de | |||||||||
| l’angiotensine II, y compris le | |||||||||
| telmisartan. | |||||||||
| Anti-inflammatoires non stéroïdiens (AINS) | L’administration concomitante | On doit exercer une surveillance plus étroite de la tension artérielle et de la fonction rénale, car une augmentation substantielle de la tension artérielle pourrait survenir. On devrait par ailleurs recommander une surveillance de la fonction rénale au début du traitement et pendant celui-ci. | |||||||
| d’antagonistes de l’angiotensine II | |||||||||
| (telmisartan) et d’AINS (y compris | |||||||||
| l’AAS et les inhibiteurs de la COX-2) | |||||||||
| peut être associée à un risque plus | |||||||||
| élevé d’insuffisance rénale aiguë et | |||||||||
| d’hyperkaliémie. | |||||||||
| Les AINS (y compris l’AAS et les | |||||||||
| inhibiteurs de la COX-2) et les | |||||||||
| antagonistes des récepteurs de | |||||||||
| l’angiotensine II exercent un effet | |||||||||
| Telmisartan | Effet | Commentaire clinique | |||||||
| synergique sur la diminution de la | L’administration concomitante d’ibuprofène et de telmisartan n’a pas causé d’interaction cliniquement significative. | ||||||||
| filtration glomérulaire, ce qui peut | |||||||||
| mener à l’insuffisance rénale aiguë | |||||||||
| chez les patients présentant une | |||||||||
| altération préexistante de la | |||||||||
| fonction rénale. | |||||||||
| Ramipril | Dans une étude, l’administration | La portée clinique de cette observation n’est pas connue. | |||||||
| concomitante de telmisartan et de | |||||||||
| ramipril a entraîné une | |||||||||
| augmentation de l’ASC0-24 et de la | |||||||||
| Cmax du ramipril et du ramiprilate | |||||||||
| allant jusqu’à 2,5 fois. | |||||||||
| Warfarine | L’administration de telmisartan | La diminution de la concentration | |||||||
| pendant 10 jours a entraîné une | plasmatique minimale moyenne de | ||||||||
| légère diminution de la Cmin | warfarine n’a pas causé de | ||||||||
| plasmatique moyenne de la | modification du rapport normalisé | ||||||||
| warfarine. | international (RNI). | ||||||||
| 9.5 Interactions médicament-aliments | |||||||||
| L’administration de telmisartan avec de la nourriture entraîne une réduction variable de l’ASC et | |||||||||
| de la Cmax du telmisartan, allant d’environ 6 % (40 mg) à environ 19 % (160 mg) dans le premier | |||||||||
| cas, et d’environ 26 % (40 mg) à environ 56 % (160 mg) dans le second. Par contre, trois heures | |||||||||
| après l’administration, les concentrations plasmatiques sont semblables, que le médicament ait | |||||||||
| été pris avec des aliments ou non. | |||||||||
| 9.6 Interactions médicament-plantes médicinales | |||||||||
| On n’a pas établi s’il existe des interactions entre ce médicament et les herbes médicinales. | |||||||||
| 9.7 Interactions médicament-épreuves de laboratoire | |||||||||
| On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire. | |||||||||
10 PHARMACOLOGIE CLINIQUE
| 10.1 Mode d’action | ||||||||
| Le telmisartan est un antagoniste des récepteurs AT1 de l’angiotensine II, actif par voie orale. En | ||||||||
| bloquant sélectivement la liaison de l’angiotensine II aux récepteurs AT1, le telmisartan bloque | ||||||||
| la vasoconstriction et la sécrétion d’aldostérone produites par ce peptide. Le telmisartan | ||||||||
| n’exerce aucun effet agoniste partiel à l’endroit des récepteurs AT1 et n’a essentiellement | ||||||||
| aucune affinité pour les récepteurs AT2. Les récepteurs AT2 sont présents dans plusieurs tissus, | ||||||||
| mais à ce jour, ils n’ont pas été associés à l’hémostase cardiovasculaire. Les études de liaison |
aux récepteurs, menées in vitro, indiquent que le telmisartan ne possède pas d’affinité particulière pour les autres récepteurs et qu’il n’inhibe pas la rénine plasmatique humaine.
Le telmisartan n’inhibe pas l’action de l’enzyme de conversion de l’angiotensine, ou kininase II, qui transforme l’angiotensine I en angiotensine II et qui décompose la bradykinine. Il n’affecte pas la rénine et ne se lie pas à d’autres récepteurs d’hormones ou canaux ioniques importants pour la régulation cardiovasculaire de la tension artérielle et l’homéostasie du sodium.
Chez les hypertendus, l’inhibition des récepteurs AT1 de l’angiotensine II entraîne une augmentation de 2 à 3 fois des concentrations de la rénine plasmatique et des concentrations plasmatiques d’angiotensine II. On ignore quels sont les effets à long terme de la stimulation accrue des récepteurs AT2 par l’angiotensine II.
10.2 Pharmacodynamie
Traitement de l’hypertension essentielle
Chez des volontaires normaux, l’administration d’une dose de 80 mg de telmisartan a entraîné une inhibition d’environ 90 % de la réponse pressive maximale induite par la perfusion d’angiotensine II, inhibition qui s’est maintenue pendant 24 heures à hauteur de 40 %.
Aucun effet cliniquement significatif sur le débit plasmatique rénal, la fraction de filtration ou le taux de filtration glomérulaire n’a été observé chez les patients hypertendus jouissant d’une fonction rénale normale. Comme en témoigne la mesure de la créatinine sérique ou de l’azote uréique du sang, l’administration de telmisartan n’a eu aucun effet indésirable sur la fonction rénale des patients hypertendus ayant participé à des études sur l’administration de doses multiples.
Les effets antihypertenseurs du telmisartan ont été démontrés dans 6 essais cliniques contrôlés par placebo, menés chez un total de 1773 patients, dont 1031 ont reçu le principe actif. Une fois le traitement amorcé, la tension artérielle s’est abaissée dès la première dose de telmisartan et une augmentation graduelle de l’effet antihypertenseur a été observée avec la poursuite du traitement – d’une durée maximale de 12 semaines –, durant le premier mois surtout. L’effet antihypertenseur commence à se manifester dans les trois heures qui suivent l’administration d’une dose orale unique. L’effet antihypertenseur produit par l’administration quotidienne de telmisartan se maintient pendant les 24 heures de l’intervalle posologique. Après soustraction de la valeur observée avec le placebo, l’ampleur de la réduction de la tension artérielle – par rapport à la valeur initiale – s’élève en moyenne à 11,3/7,3 mmHg (TAS/TAD) avec une dose quotidienne de telmisartan de 40 mg, et à 13,7/8,1 mmHg dans le cas d’une dose quotidienne de 80 mg. Après interruption soudaine du traitement, la tension artérielle remonte graduellement, retournant à sa valeur initiale au bout de quelques jours. L’effet du telmisartan semble s’être maintenu pendant au moins 1 an dans les études à long terme (non contrôlées par placebo).
L’ajout d’une faible dose d’hydrochlorothiazide (12,5 mg) au traitement de patients recevant 80 mg de telmisartan une fois par jour et ayant besoin d’une diminution plus marquée de la tension artérielle produit une chute additionnelle de 9,4/7,0 mmHg.
L’effet antihypertenseur de l’administration uniquotidienne de telmisartan (40 – 80 mg) est semblable à celui de l’administration uniquotidienne d’amlodipine (5 – 10 mg), d’aténolol (50 – 100 mg), d’énalapril (5 – 20 mg) ou de lisinopril (10 – 40 mg).
Aucune variation de la fréquence cardiaque n’a, pour l’essentiel, été observée chez les patients ayant reçu le telmisartan dans les essais cliniques.
Aucune diminution maximale excessive de la tension artérielle n’a été observée, même après la première dose de telmisartan, dans les essais cliniques où l’effet a été surveillé en clinique après l’administration du médicament, et la fréquence d’hypotension orthostatique était très faible (0,04 %). D’après la mesure ambulatoire de la tension artérielle, le rapport creux/pic sur 24 heures était d’au moins 80 % autant pour la TAS que pour la TAD.
L’effet antihypertenseur du telmisartan n’est pas influencé par l’âge, le poids ou l’indice de masse corporelle du patient.
Patients diabétiques : De multiples analyses exploratoires a posteriori ont été effectuées à partir des trois études sur les résultats cardiovasculaires (ONTARGET, TRANSCEND et PRoFESS). Dans le cadre des études TRANSCEND et PRoFESS, on a observé un risque plus élevé de mort soudaine d’origine cardiovasculaire avec le telmisartan par rapport au placebo chez des patients diabétiques n’ayant jamais reçu de diagnostic de coronaropathie, mais pas chez ceux ayant des antécédents documentés de coronaropathie. Dans le cadre de l’étude ONTARGET, on n’a pas observé une telle augmentation avec le telmisartan, par rapport au ramipril, chez des patients diabétiques n’ayant jamais reçu de diagnostic de coronaropathie.
Ces observations concernant les patients diabétiques qui présentent un risque plus élevé de manifestations cardiovasculaires pourraient être associées à une coronaropathie préexistante, mais asymptomatique ou inapparente. Une diminution trop importante de la tension artérielle, par exemple au moment de l’instauration d’un traitement antihypertenseur, pourrait exposer les patients diabétiques atteints d’une coronaropathie non diagnostiquée et non traitée à un risque plus élevé, en raison d’une réduction supplémentaire de l’irrigation dans une artère coronaire déjà rétrécie.
Le déplacement de l’125I-angiotensine II des récepteurs AT1, observé dans les études in vitro, a permis de calculer que la constante d’inhibition Ki du telmisartan est de 3,7 nM.
Le puissant antagonisme de l’angiotensine II exercé par le telmisartan dans des bandes isolées d’aorte du lapin a permis de calculer que sa constante de dissociation KB se chiffre à 3,3•10-10 M.
| Les résultats in vivo montrent que le telmisartan exerce un antagonisme puissant et durable de | |||||||||||||||||
| la réponse fonctionnelle à l’administration exogène d’angiotensine II chez le rat, le lapin et le | |||||||||||||||||
| chien, aussi bien après administration orale qu’intraveineuse. Après administration de doses | |||||||||||||||||
| orales uniques ou répétées, le telmisartan exerce des effets antihypertenseurs dose-dépendants | |||||||||||||||||
| et durables (> 24 h) dans plusieurs modèles expérimentaux d’hypertension chez les rongeurs. | |||||||||||||||||
| 10.3 Pharmacocinétique | |||||||||||||||||
| Tableau 4 – Résumé des paramètres pharmacocinétiques du telmisartan (moyennes | |||||||||||||||||
| arithmétiques [%CV]) mesurés chez des volontaires de sexe masculin en bonne santé âgés de | |||||||||||||||||
| 20 à 47 ans | |||||||||||||||||
| Administration | Cmax | tmax (h) | t½ (h) | ASC0-∞ | CL (mL/min) | Vz/f (L) | |||||||||||
| (ng/mL) | (ng•h/mL) | ||||||||||||||||
| 40 mg, dose | 32,1 (44,9) | 1,75 (27,9) | 19,6 (36,8) | 360 (61,5) | 2670 (61,4) | 4490 (84,9) | |||||||||||
| unique, | |||||||||||||||||
| comprimé | |||||||||||||||||
| Tableau 5 – Résumé des paramètres pharmacocinétiques du telmisartan (moyennes | |||||||||||||||||
| géométriques [%CV]) mesurés chez des volontaires de sexe masculin et de sexe féminin en | |||||||||||||||||
| bonne santé âgés de 18 à 45 ans | |||||||||||||||||
| Administration | Cmax (ng/mL) | tmax* (h) | t½ (h) | ASC0-∞ | CL (mL/min) | Vz/f (L) | |||||||||||
| (ng•h/mL) | |||||||||||||||||
| 80 mg, dose | 245 (69,4) | 1,00 (0,5-2,00) | 27,29 (37,28) | 1280 (91,71) | 1766 (68,68) | 3890 (95,49) | |||||||||||
| unique, | |||||||||||||||||
| comprimé | |||||||||||||||||
| *Médiane | |||||||||||||||||
Absorption : Le telmisartan est bien absorbé après administration orale, sa biodisponibilité absolue étant d’environ 50 % en moyenne. Les concentrations maximales moyennes s’observent entre 0,5 et 1 heure après l’administration du produit.
Le profil pharmacocinétique du telmisartan se caractérise par le fait que les concentrations plasmatiques (Cmax et ASC) augmentent de manière plus que proportionnelle à la dose lorsque celle-ci est > 40 mg. Le telmisartan présente une cinétique d’élimination biexponentielle avec une demi-vie terminale d’environ 24 heures. Le telmisartan ne s’accumule pas dans le plasma par suite de l’administration répétée de doses quotidiennes.
Distribution : Le telmisartan se lie à plus de 99,5 % aux protéines plasmatiques, principalement à l’alpha-1-glycoprotéine acide. Le taux de liaison aux protéines plasmatiques est constant aux concentrations atteintes avec l’administration de doses thérapeutiques. Le volume de distribution du telmisartan est d’environ 500 litres, ce qui indique qu’il existe d’autres sites de liaison tissulaires.
L’administration de telmisartan avec de la nourriture entraîne une réduction variable de l’ASC et de la Cmax du telmisartan, allant d’environ 6 % (40 mg) à environ 19 % (160 mg) dans le premier cas, et d’environ 26 % (40 mg) à environ 56 % (160 mg) dans le second. Par contre, trois heures après l’administration, les concentrations plasmatiques sont semblables, que le médicament ait été pris avec des aliments ou non.
Métabolisme : Le telmisartan est métabolisé en un acylglucuronide par conjugaison avec l’acide glucuronique. Ce glucuronoconjugué est le seul métabolite à avoir été identifié dans le plasma et l’urine chez l’être humain. Après administration d’une dose orale ou intraveineuse de telmisartan radiomarqué, la radioactivité totale mesurée dans le plasma provient à environ 85 % du composé parent et à environ 11 % du glucuronide. Aucune activité pharmacologique n’a été démontrée avec le glucuronide.
Le métabolisme du telmisartan ne relève pas des isoenzymes du CYP450.
Élimination : La clairance plasmatique totale du telmisartan est > 800 mL/min. Il semble que la demi-vie et la clairance totale du médicament soient indépendantes de la dose. Le telmisartan et son métabolite sont éliminés principalement par voie biliaire. Après administration intraveineuse ou orale de telmisartan marqué au 14C, la fraction retrouvée dans l’urine, sous forme de glucuronide, s’élevait à 0,91 % dans le premier cas et à 0,49 % dans le second. La majeure partie de la dose (> 97 %), orale comme intraveineuse, a été excrétée dans les fèces sous forme de composé parent.
Populations et cas particuliers
Enfants : La pharmacocinétique du telmisartan n’a pas été évaluée chez les patients de < 18 ans.
Personnes âgées : La pharmacocinétique du telmisartan n’est pas différente chez les personnes âgées et les patients de moins de 65 ans (voir 4 POSOLOGIE ET ADMINISTRATION).
Sexe : Les concentrations plasmatiques de telmisartan sont généralement 2 à 3 fois plus élevées chez les femmes que chez les hommes. Aucun ajustement posologique n’est nécessaire. Chez les femmes, la clairance du telmisartan est moins élevée et la réponse de la tension artérielle systolique en creux plasmatique est plus élevée que chez les hommes.
Polymorphisme génétique : Aucune étude n’a été menée sur l’influence des polymorphismes génétiques sur la pharmacocinétique et la pharmacodynamie du telmisartan.
Origine ethnique : Le telmisartan produit une réduction significative de la tension artérielle chez les patients de race noire (population au taux de rénine généralement peu élevé), mais moins que chez les patients qui ne sont pas de race noire.
Insuffisance hépatique : Les concentrations plasmatiques de telmisartan sont plus élevées chez les insuffisants hépatiques et, comme la biodisponibilité absolue approche les 100 %, on devrait envisager l’administration d’une dose initiale plus faible chez ces patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale
L’excrétion rénale du telmisartan est négligeable, c’est pourquoi il n’est pas nécessaire d’ajuster la posologie chez les insuffisants rénaux. Chez les dialysés, la Cmax et l’ASC sont considérablement plus faibles que chez les volontaires sains. L’hémodialyse ne permet pas d’éliminer le telmisartan de l’organisme (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Flacons : Conserver à l’abri de l’humidité, entre 15 °C et 30 °C. Garder le contenant fermé hermétiquement.
Plaquettes alvéolées : Conserver à l’abri de l’humidité, entre 15 °C et 30 °C. Ne retirer les comprimés de leur emballage qu’au moment de l’administration.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Ce produit ne requiert aucune directive de manipulation particulière.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Telmisartan
Dénomination systématique : Acide 4’-((1,7’-diméthyl-2’-propyl-1H,3’H-2,5’-
bibenzo[d]imidazol-3’-yl)méthyl)biphényl-2-carboxylique
Formule et masse moléculaires : C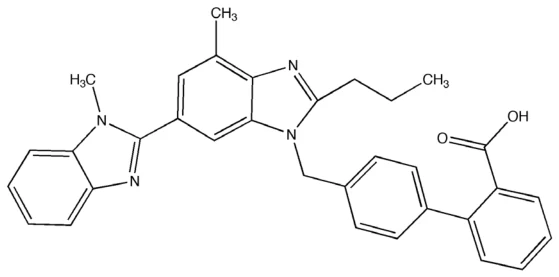 33H30N4O2 ; 514,63 g/mol
Formule de structure :
Propriétés physicochimiques
Description
Le telmisartan se présente sous forme de poudre cristalline inodore de couleur blanche à blanc cassé. C’est un composé pratiquement insoluble dans l’eau, mais il se dissout légèrement, à pH 3 – 9, dans les acides forts (exception faite de l’acide chlorhydrique), et un peu plus dans les bases fortes.
Polymorphisme
Le telmisartan présente deux modifications polymorphes : Forme A (thermodynamiquement plus stable), Forme B. Une troisième forme existe, pseudopolymorphe.
Point de fusion : 269 ± 1 °C (forme A)
183 ± 1 °C (forme B)
Coefficient de partage apparent : log Papp = 3,2
14 ESSAIS CLINIQUES
| 14.1 Essais cliniques, par indication | |||||||||||||
| Indication 1 | |||||||||||||
| Traitement de l’hypertension essentielle légère ou modérée chez l’adulte | |||||||||||||
| Tableau 6 Sommaire des données démographiques des patients ayant participé aux essais | |||||||||||||
| cliniques sur le traitement de l’hypertension essentielle légère ou modérée | |||||||||||||
| Étude n° | Étude | Posologie, voie | Nombre de | Âge moyen (intervalle) | Sexe | ||||||||
| d’administration et | sujets | ||||||||||||
| durée de l’étude | (n) | ||||||||||||
| 502.202 | Étude à double insu et | Doses : 40 mg, 80 mg, 120 mg (40 + 80 mg) une fois par jour Voie d’administration : orale Durée du traitement : 4 semaines | 207 | 51,8 (30-68) | H : 62 % F : 38 % | ||||||||
| répartition aléatoire | |||||||||||||
| contrôlée par placebo | |||||||||||||
| menée chez des | |||||||||||||
| patients souffrant | |||||||||||||
| d’hypertension | |||||||||||||
| essentielle légère ou | |||||||||||||
| modérée | |||||||||||||
| 502.203 | Étude à double insu et | Doses : 20 mg, 40 mg, | 274 | 52,3 (28-72) | H : 69 % F : 31 % | ||||||||
| répartition aléatoire | 80 mg, 120 mg (40 + | ||||||||||||
| contrôlée par placebo | 80 mg), 160 mg (80 + | ||||||||||||
| menée chez des | 80 mg) une fois par jour | ||||||||||||
| patients souffrant | Voie d’administration : | ||||||||||||
| d’hypertension | orale | ||||||||||||
| essentielle légère ou | Durée du traitement : | ||||||||||||
| modérée | 4 semaines | ||||||||||||
| 502.206 | Étude à double insu et | Doses : 40 mg, 80 mg, 120 mg, 160 mg (80 + 80 mg) une fois par jour Voie d’administration : orale Durée du traitement : 12 semaines | 440 | 54,1 (21-83) | H : 64 % F : 36 % | ||||||||
| répartition aléatoire | |||||||||||||
| contrôlée par placebo | |||||||||||||
| menée chez des | |||||||||||||
| patients souffrant | |||||||||||||
| d’hypertension | |||||||||||||
| essentielle légère ou | |||||||||||||
| modérée | |||||||||||||
| * Âge médian | |||||||||||||
| T = Telmisartan | |||||||||||||
| Résultats des études | |||||||||||||
| Tableau 7 – Résultats de l’étude 502.202 sur le traitement de l’hypertension essentielle légère | |||||||||||||||||||
| ou modérée chez l’adulte | |||||||||||||||||||
| Critère de jugement | Valeur associée et signification statistique pour le médicament et le placebo à | ||||||||||||||||||
| primaire | des posologies spécifiques | ||||||||||||||||||
Variation (24 h après l’administration de la dose) de la TAD (Cmin) en supination p/r à la valeur initiale lors de la dernière visite pendant le traitement à double insu | Tension artérielle en supination – Population en ITT | ||||||||||||||||||
| Variation moyenne ajustée, p/r à la valeur initiale (mmHg) | |||||||||||||||||||
| Traitement | N | Systolique | Diastolique | ||||||||||||||||
| Placebo | 43 | + 3,5 | -1,5 | ||||||||||||||||
| Telmisartan 40 mg | 40 | -10,0**** | -7,9*** | ||||||||||||||||
| Telmisartan 80 mg | 41 | -15,5**** | -8,7*** | ||||||||||||||||
| Telmisartan 120 mg | 41 | -12,5**** | -9,8**** | ||||||||||||||||
| ***: p < 0,001 p/r au placebo | |||||||||||||||||||
| ****: p < 0,0001 p/r au placebo | |||||||||||||||||||
| TA = tension artérielle | |||||||||||||||||||
| TAD = tension artérielle diastolique | |||||||||||||||||||
| TAS = tension artérielle systolique | |||||||||||||||||||
| Tableau 8 – Résultats de l’étude 502.203 sur le traitement de l’hypertension essentielle légère | |||||||||||||||||||
| ou modérée chez l’adulte | |||||||||||||||||||
| Critère de jugement | Valeur associée et signification statistique pour le médicament et le placebo à | ||||||||||||||||||
| primaire | des posologies spécifiques | ||||||||||||||||||
| Variation (24 h après l’administration de la dose) de la TAD (Cmin) en supination p/r à la valeur initiale lors de la dernière observation pendant le traitement à double insu | Analyse en ITT de la variation de la TA en supination p/r à la valeur initiale Variation moyenne ajustée1 (ÉT) (mmHg) Traitement N Diastolique (Initiale = 102,4) Systolique (Initiale = 151,2) Placebo 46 -0,4 (1,2 3,2 (1,9) Telmisartan 20 mg 47 -6,9 (1,1)**** -3,3 (1,8)* Telmisartan 40 mg 47 -8,6 (1,2)**** -7,8 (1,9)**** Telmisartan 80 mg 44 -10,5 (1,2)**** -9,8 (1,9)**** Telmisartan 120 mg 45 -8,9 (1,2)**** -9,1 (1,9)**** Telmisartan 160 mg 44 -9,4 (1,2)**** -11,7 (2,0)**** 1 D’après un modèle tenant compte des effets de la TA initiale, du centre, du traitement et de l’interaction par traitement par centre. Légende pour la comparaison du traitement avec le placebo : *: p < 0,05 (test bilatéral) ****: p < 0,0001 | ||||||||||||||||||
| TA = tension artérielle | |||||||||||||||||||
| TAD = tension artérielle diastolique | |||||||||||||||||||
| TAS = tension artérielle systolique | |||||||||||||||||||
| Tableau 9 – Résultats de l’étude 502.206 sur le traitement de l’hypertension essentielle légère | |||||||||||||||
| ou modérée chez l’adulte | |||||||||||||||
| Critère de jugement | Valeur associée et signification statistique pour le médicament et le placebo à | ||||||||||||||
| primaire | des posologies spécifiques | ||||||||||||||
| Variation (24 h après l’administration de la dose) de la TAD et de la TAS (Cmin) en supination p/r à la valeur initiale lors de la dernière observation pendant le traitement à double insu | Analyse en ITT de la variation de la TA en supination p/r à la valeur initiale (Cmin) Variation moyenne ajustée1 (ÉT) N Diastolique (Initiale = 100,4) Systolique (Initiale = 153,9) Placebo 74 -1,8 (0,9) +0,8 (1,6) Telmisartan 40 mg 72 -9,3 (0,9)**** -11,6 (1,6)**** Telmisartan 80 mg 71 -9,7 (0,9)**** -11,8 (1,6)**** Telmisartan 120 mg 72 -8,8 (0,9)**** -10,0 (1,5)**** Telmisartan 160 mg 73 -8,6 (0,9)**** -11,9 (1,5)**** 1 D’après un modèle tenant compte des effets de la TA initiale, du centre, du traitement et de l’interaction par traitement par centre. ****: p < 0,0001 Remarque : Le seuil de signification pour l’interaction par traitement par centre était de 0,5789 et de 0,1557 pour la TAD et la TAS respectivement. | ||||||||||||||
| TA = tension artérielle | |||||||||||||||
| TAD = tension artérielle diastolique | |||||||||||||||
| TAS = tension artérielle systolique | |||||||||||||||
| 14.2 Études de biodisponibilité comparatives | |||||||||||||||
| Une étude de biodisponibilité comparative à dose unique et avec répartition aléatoire et double | |||||||||||||||
| permutation portant sur deux types de comprimés de telmisartan à 80 mg — Teva-Telmisartan | |||||||||||||||
| (Teva Canada Limitée) et PrMICARDIS® (Boehringer Ingelheim [Canada] Ltd./Ltée) — a été menée | |||||||||||||||
| chez des adultes de sexe masculin en bonne santé et à jeun. Les données de biodisponibilité | |||||||||||||||
| comparative obtenues chez les 28 sujets pris en compte dans l’analyse statistique sont | |||||||||||||||
| présentées dans le tableau ci-après : | |||||||||||||||
| RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE | |||||||
Telmisartan (1 x 80 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | |||||||
| Paramètre | Teva- Telmisartan1 | Micardis2 | Rapport des | IC90 % | |||
| moyennes | |||||||
| géométriques | |||||||
| (%) | |||||||
ASC0-72 (ng•h/mL) | 901,85 1125,05 (64,5) | 947,18 1161,10 (61,2) | 95,2 | 89,16 – 101,7 | |||
ASC∞ (ng•h/mL) | 1112,82 1359,80 (63,4) | 1224,23 1493,59 (64,0) | 90,9 | 84,3 – 98,0 | |||
Cmax (ng/mL) | 162,78 186,39 (56,1) | 171,51 206,13 (72,0) | 94,9 | 82,8 – 108,8 | |||
tmax3 (h) | 1,00 (0,50 – 2,00) | 0,67 (0,33 – 3,00) | |||||
t½4 (h) | 21,41 (27,0) | 24,36 (49,7) | |||||
| |||||||
| |||||||
| |||||||
| |||||||
15 MICROBIOLOGIE
| Aucune information microbiologique n’est requise pour ce produit pharmaceutique. |
16 TOXICOLOGIE NON CLINIQUE
| Toxicologie générale | |||||||
| Aucun décès ni changement n’ont été observés à la dose orale la plus élevée (2000 mg/kg) dans | |||||||
| les études sur la toxicité orale aiguë menées chez le rat et le chien. La DL50 iv observée chez le | |||||||
| rat a été de 150 à 200 mg/kg dans le cas des mâles et de 200 à 250 mg/kg dans celui des | |||||||
| femelles. | |||||||
| La toxicité chronique du telmisartan administré à raison de ≤ 500 mg/kg par voie orale a été | |||||||
| évaluée dans des études de ≤ 26 semaines chez le rat et de ≤ 1 an chez le chien. La toxicité |
chronique de doses intraveineuses a été évaluée dans des études de ≤ 4 semaines, étude dans le cadre desquelles des doses de ≤ 20 mg/kg et de ≤ 50 mg/kg ont été administrées chez des rats et des chiens respectivement.
L’administration de doses répétées de telmisartan a entraîné une hypotension profonde et prolongée, une hyperplasie de l’appareil juxtaglomérulaire et des lésions du tractus gastro-intestinal. D’autres effets ont également été observés, à savoir : chute du gain pondéral, réduction du poids du cœur et diminution des paramètres érythrocytaires, hausse du potassium, de l’AST et de l’ALT, cette dernière en l’absence de signes morphologiques évidents de toxicité. Aucune dose sans effet n’a été identifiée dans le cas de la diminution des paramètres érythrocytaires, de l’augmentation de l’azote uréique du sang et de l’hypertrophie/hyperplasie de l’appareil juxtaglomérulaire chez le rat et le chien.
Des cas d’érosions et d’ulcères des muqueuses gastrique et/ou duodénale ont été observés chez les rats ayant reçu ≥ 4 mg/kg po ou ≥ 2 mg/kg iv et chez les chiens ayant reçu ≥ 40 mg/kg po. Petites pour la plupart, la majorité des lésions, focales ou multifocales, se limitaient à la muqueuse ou à la sous-muqueuse. Ulcères et érosions ont rapidement guéri après l’interruption du traitement.
Une hypertrophie de l’appareil juxtaglomérulaire — avec augmentation de la granularité des cellules productrices de rénine —, des artérioles afférentes et des artères interlobulaires du rein a été observée chez les rats ayant reçu des doses de ≥ 1 mg/kg et chez les chiens ayant reçu ≥ 5 mg/kg. Chez les rats et les chiens ayant reçu le telmisartan pendant une période prolongée, l’activité rénine plasmatique est retournée à la normale au bout de 26 à 52 semaines. Chez le rat, l’administration orale de doses de ≥ 4 mg/kg a produit une augmentation légère ou modérée mais réversible des taux de potassium sérique. Une augmentation non progressive des taux de potassium sérique a été observée chez les animaux ayant reçu 50 ou 500 mg/kg po dans l’étude de 52 semaines menée chez le chien. Une augmentation réversible minime, voire légère, de l’azote uréique du sang et de la créatininémie a pu être observée chez les rats et les chiens ayant reçu des doses orales respectives et ≥ 4 mg/kg et de ≥ 5 mg/kg.
L’administration répétée de doses orales de telmisartan de ≥ 50 mg/kg chez le rat et de ≥ 5 mg/kg chez le chien a entraîné une réduction légère ou modérée, mais réversible, de la numération érythrocytaire, de l’hématocrite et/ou de l’hémoglobinémie.
Carcinogénicité
Le pouvoir carcinogène du telmisartan a été évalué dans des études de 2 ans menées chez la souris et le rat, études dans lesquelles les premières ont reçu des doses de 10, 100 ou 1000 mg/kg et les seconds, des doses de 3, 15 ou 100 mg/kg par voie alimentaire. L’administration du médicament n’a pas affecté la survie dans l’une ou l’autre études, et nulle hausse de la mortalité en raison de tumeur n’a été observée. La fréquence des tumeurs palpables et la période précédant leur apparition chez la souris et le rat n’ont pas été influencées par le traitement. Aucune augmentation n’a été observée relativement à la fréquence globale des tumeurs, la fréquence des tumeurs bénignes ou malignes ou la multiplicité des tumeurs.
Génotoxicité
Avec ou sans activation métabolique, le telmisartan ne s’est pas révélé mutagène en concentrations allant de 10 à 2500 µg/boîte de Pétri dans le test de mutations inverses bactériennes. Le test des micronoyaux, effectué chez la souris avec des doses allant de 250 à 1000 mg/kg, n’a indiqué aucun potentiel de bris de chromosomes. Aucune mutation directe au locus HPRT de cellules V79 n’a été induite, avec ou sans activation métabolique, à des concentrations allant de 10 à 100 µg/mL. Le telmisartan n’a, jusqu’à concurrence de 100 µg/mL, induit aucune aberration chromosomique dans des lymphocytes périphériques humains in vitro, en l’absence d’activation métabolique, et jusqu’à concurrence de 200 µg/mL avec activation métabolique.
Toxicologie relative à la reproduction et au développement
Reproduction
L’administration de doses de telmisartan de 5 à 100 mg/kg n’a eu aucun effet sur la performance de reproduction, les organes reproducteurs, la fécondité du père ou de la mère ou les paramètres de la portée dans les études sur la fécondité et la reproduction menées chez le rat. Nul potentiel tératogène ou embryotoxique n’a été observé par suite de l’administration de doses < 50 mg/kg du 7e au 16e jour de la grossesse. Cependant, des études non cliniques ont révélé qu’aux doses toxiques, le telmisartan pouvait avoir un effet néfaste sur le développement du fœtus (nombre plus élevé de parturitions tardives chez les lapines) et sur la croissance postnatale de la progéniture : poids corporel inférieur, ouverture retardée des yeux et taux de mortalité plus élevé.
Le telmisartan n’a eu aucun effet observable sur la fécondité masculine ou la fécondité féminine.
Des traces de telmisartan ont été décelées dans le placenta, les fœtus et le liquide amniotique des animaux après administration de doses orales uniques de 1 mg/kg chez le rat.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie de PrMicardis (comprimés de telmisartan, 40 mg et 80 mg), N° de contrôle de la présentation : 264047, Boehringer Ingelheim (Canada) Ltée (4 octobre 2022).