


Monographie de produit - Teva-Tobramycin
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
7 Mises en garde et précautions, Oreille/nez/gorge :
Ototoxicité
08/2024
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
...................................... 2 TABLE DES MATIÈRES ..................................................................................................................... 2 PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................................ 4 1 INDICATIONS ................................................................................................................................ 4
1.1 Enfants ................................................................................................................................... 4
1.2 Personnes âgées .................................................................................................................... 4
2 CONTRE-INDICATIONS
................................................................................................................. 4 4 POSOLOGIE ET ADMINISTRATION ............................................................................................... 5
4.1 Considérations posologiques ................................................................................................. 5
4.2 Dose recommandée et ajustement posologique .................................................................... 5
4.4 Administration ....................................................................................................................... 6
4.5 Dose oubliée .......................................................................................................................... 7
5 SURDOSAGE
................................................................................................................................. 7 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ................. 7 7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................................ 8
7.1 Cas particuliers .................................................................................................................... 13
7.1.1 Grossesse .......................................................................................................................... 13
7.1.2 Allaitement ....................................................................................................................... 13
7.1.3 Enfants .............................................................................................................................. 13
7.1.4 Personnes âgées ............................................................................................................... 14
8 EFFETS INDÉSIRABLES
................................................................................................................ 14
8.2 Aperçu des effets indésirables ............................................................................................. 14
8.5 Effets indésirables signalés après la commercialisation du produit .................................... 19
9 INTERACTIONS MÉDICAMENTEUSES
........................................................................................ 20
9.4 Interactions médicament-médicament ................................................................................. 20
9.5 Interactions médicament-aliments ....................................................................................... 21
9.6 Interactions médicament-plantes médicinales ..................................................................... 21
9.7 Interactions médicament-épreuves de laboratoire ............................................................... 21
10 PHARMACOLOGIE CLINIQUE
................................................................................................... 21
10.1 Mode d’action ................................................................................................................... 21
10.2 Pharmacodynamie ............................................................................................................ 21
10.3 Pharmacocinétique ........................................................................................................... 21
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
..................................................................... 27 12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ................................................................... 27 PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ............................................................................. 28 13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................................ 28 14 ESSAIS CLINIQUES .................................................................................................................... 28
14.1 Essais cliniques par indication .......................................................................................... 28
15 MICROBIOLOGIE
...................................................................................................................... 31 16 TOXICOLOGIE NON CLINIQUE.................................................................................................. 33 17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ....................................................................... 38 RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ................................ 39
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TEVA-TOBRAMYCIN (solution de tobramycine pour inhalation) est indiqué pour :
- le traitement de la fibrose kystique compliquée par des infections pulmonaires chroniques imputables à Pseudomonas æruginosa (P. æruginosa).
Les preuves de l’innocuité et de l’efficacité de la solution de tobramycine pour inhalation se limitent aux données d’essais cliniques comprenant 3 cycles (6 mois) de traitement dans le cas de l’efficacité et jusqu’à 6 cycles (12 mois) pour ce qui est de l’innocuité.
L’innocuité et l’efficacité de TEVA-TOBRAMYCIN n’ont pas été établies chez les enfants de moins de 6 ans, les patients ayant un volume expiratoire maximal par seconde (VEMS) inférieur à 25 % ou supérieur à 75 % de la normale, ou les porteurs de Burkholderia cepacia.
Afin de réduire l’apparition de bactéries résistantes au médicament et de préserver l’efficacité de TEVA-TOBRAMYCIN et des autres médicaments antibactériens, TEVA-TOBRAMYCIN ne doit être utilisé que pour traiter les cas avérés ou fortement présumés d’infection causée par des bactéries.
La réalisation périodique de cultures et d’antibiogrammes permettra de détecter les changements de la flore microbienne et l’apparition d’une éventuelle antibiorésistance (voir 14.1 Essais cliniques par indication et 15 MICROBIOLOGIE).
1.1 Enfants
Enfants (≥ 6 ans à < 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de la solution de tobramycine pour inhalation ont été établies chez les enfants de 6 ans ou plus. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique.
Enfants (< 6 ans) : L’innocuité et l’efficacité de la solution de tobramycine pour inhalation n’ayant pas été établies chez les patients de moins de 6 ans, Santé Canada n’a pas autorisé d’indication pour cette population de patients.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans): Santé Canada ne dispose d’aucune donnée ; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2
CONTRE-INDICATIONS
L’emploi de TEVA-TOBRAMYCIN est contre-indiqué :
- chez les patients qui présentent une hypersensibilité connue aux aminoglycosides ou une hypersensibilité au produit ou à l’un des ingrédients de la préparation, y compris à un ingrédient non médicinal, ou à l’un des composants du contenant. Pour obtenir la liste complète des ingrédients, consulter 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- TEVA-TOBRAMYCIN doit être administré par inhalation orale et à l'aide d'un nébuliseur portatif réutilisable PARI LC PLUSMC doté d'un compresseur Devilbiss Pulmo-AideMD. TEVA-TOBRAMYCIN ne doit pas être administré par voie sous-cutanée, intraveineuse ou intrathécale.
La dose de TEVA-TOBRAMYCIN à administrer est la même pour tous les patients âgés de
6 ans et plus, peu importe leur âge ou leur poids.
- L’innocuité et l’efficacité de TEVA-TOBRAMYCIN n’ont pas été établies chez les patients ayant un volume expiratoire maximal par seconde (VEMS) inférieur à 25 % ou supérieur à 75 % de la normale ou les porteurs de Burkholderia cepacia.
4.2 Dose recommandée et ajustement posologique
La posologie recommandée pour les adultes et les enfants de 6 ans ou plus est d’une ampoule unidose (300 mg) 2 fois par jour pendant 28 jours. L’intervalle entre 2 doses doit se rapprocher le plus de 12 heures et ne jamais être inférieur à 6 heures.
TEVA-TOBRAMYCIN s’administre par périodes alternées de 28 jours, à raison de 2 doses par jour. Ainsi, après 28 jours de traitement, le patient doit cesser de prendre TEVA-TOBRAMYCIN pendant une période de 28 jours, puis reprendre ensuite le traitement pour une autre période de 28 jours et ainsi de suite.
La posologie ne dépend pas du poids du patient. La dose est donc de 300 mg 2 fois par jour chez tous les patients.
Posologie chez certaines populations particulières
Enfants (< 6 ans)
TEVA-TOBRAMYCIN n’est pas indiqué pour ce groupe d’âge. Des études portant sur l’innocuité, l’efficacité et la pharmacocinétique n’ont pas été menées chez des patients de moins de 6 ans.
Personnes âgées (≥ 65 ans)
L’emploi de la solution de tobramycine pour inhalation n’a pas été évalué chez les personnes âgées.
Patients présentant une insuffisance rénale
La tobramycine étant excrétée principalement sous forme inchangée dans l’urine, l’état de la fonction rénale devrait avoir une incidence sur l’exposition au médicament. Aucune recommandation relative à la posologie n’est appuyée par des données (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale : Néphrotoxicité).
Patients présentant une insuffisance hépatique
L’emploi de la solution de tobramycine pour inhalation n’a pas été étudié chez les insuffisants hépatiques.
Patients ayant subi une transplantation d’organe
L’emploi de la solution de tobramycine pour inhalation n’a pas été étudié chez les patients ayant subi une transplantation d’organe.
4.4 Administration
TEVA-TOBRAMYCIN est offert en ampoules à usage unique dont le contenu doit être inhalé. TEVA-TOBRAMYCIN ne doit pas être administré par voie sous-cutanée, intraveineuse ou intrathécale.
TEVA-TOBRAMYCIN doit être administré pendant une période moyenne de 15 minutes, à l’aide d’un nébuliseur portatif réutilisable PARI LC PLUSMC relié à un compresseur DeVilbiss Pulmo-AideMD. Le patient doit inhaler TEVA-TOBRAMYCIN assis ou debout, en respirant normalement par l’embout buccal du nébuliseur. Le port d’un pince-nez peut l’aider à respirer par la bouche.
Ne pas diluer TEVA-TOBRAMYCIN ou le mélanger à de la dornase alfa (PULMOZYME®) dans le nébuliseur.
TEVA-TOBRAMYCIN doit être conservé hors de la portée et de la vue des enfants entre les administrations, qui doivent se faire sous la supervision d’un adulte.
Lors des études cliniques, les patients qui devaient prendre plusieurs traitements ont reçu pour
consigne de les prendre avant l’administration de la solution de tobramycine pour inhalation.
4.5 Dose oubliée
Si le patient oublie de prendre une dose et qu’il doit prendre la suivante dans plus de 6 heures, il doit prendre la dose oubliée le plus rapidement possible. Sinon, il doit attendre de prendre la dose suivante et ne plus inhaler pour compenser la dose oubliée.
5 SURDOSAGE
Parmi les signes et symptômes d'une intoxication aiguë à la tobramycine administrée par voie intraveineuse (i.v.), on notera les étourdissements, les acouphènes, les vertiges, la baisse de perception des aigus, l'insuffisance respiratoire, le blocage neuromusculaire et l’insuffisance rénale. La biodisponibilité générale de la tobramycine est faible lorsque le médicament est administré par inhalation. L’administration orale, quant à elle, n’entraîne pas d’absorption notable. La connaissance des concentrations sériques de tobramycine peut être utile pour surveiller le surdosage.
En cas d’intoxication aiguë, interrompre immédiatement l’administration de TEVA-TOBRAMYCIN et surveiller la fonction rénale en effectuant les épreuves de base.
Le médecin qui soupçonne un cas de surdosage devrait toujours consulter le centre antipoison de sa région, afin de se renseigner sur les modalités d’un traitement efficace. La possibilité d’interactions médicamenteuses ayant une incidence sur l’élimination des médicaments doit être considérée dans tous les cas de surdosage.
L’hémodialyse peut être utile pour éliminer la tobramycine de l’organisme.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / | Ingrédients non médicinaux | ||
| Teneurs / Composition | ||||
| Inhalation par voie orale | Solution, 60 mg/mL de tobramycine (sous forme de sulfate) | acide sulfurique, chlorure de sodium, eau pour injection, hydroxyde de sodium et azote | ||
Composition
TEVA-TOBRAMYCIN (solution de tobramycine pour inhalation) est une solution aqueuse stérile,
limpide, jaunâtre et apyrétogène, dont le pH et la salinité ont été ajustés de telle sorte qu’elle puisse être administrée à l’aide d’un nébuliseur réutilisable fonctionnant à l’air comprimé. Chaque ampoule unidose de 5 mL contient 300 mg de tobramycine et 11,25 mg de chlorure de sodium dans de l’eau stérile pour injection. Le pH de la solution a été ajusté à 6,0 par l’ajout d’acide sulfurique et d’hydroxyde de sodium, si bien que le médicament en solution existe sous forme de sulfate. La solution, purgée à l’azote, ne contient aucun agent de conservation.
Présentation
TEVA-TOBRAMYCIN est offert en ampoules à usage unique de 5 mL faites de polyéthylène de basse densité. Boîtes de 56 ampoules (14 sachets en aluminium contenant 4 ampoules chacun).
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
TEVA-TOBRAMYCIN doit être prescrit avec prudence chez les patients qui souffrent ou pourraient souffrir de dysfonctionnement rénal, auditif, vestibulaire ou neuromusculaire.
Les patients recevant simultanément un aminoglycoside par voie parentérale doivent faire l’objet d’une surveillance clinique particulière (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Il faut éviter d’employer TEVA-TOBRAMYCIN en association avec d’autres médicaments pouvant avoir des effets neurotoxiques, néphrotoxiques ou ototoxiques (voir 9 INTERACTIONS MÉDICAMENTEUSES).
L’administration d’aminosides à une femme enceinte peut causer du tort au fœtus. En effet, ces antibiotiques traversent le placenta et plusieurs cas de surdité congénitale totale irréversible bilatérale ont été observés chez des enfants nés de mères ayant reçu de la streptomycine au cours de la grossesse. Les femmes enceintes qui prennent TEVA-TOBRAMYCIN, ou qui le deviennent pendant le traitement par TEVA-TOBRAMYCIN, doivent être informées des risques éventuels encourus par le fœtus (voir 7.1.1 Grossesse).
Conduite de véhicules et utilisation de machines
Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’utilisation de machines dangereuses.
Oreille/nez/gorge
- Ototoxicité
L’emploi de TEVA-TOBRAMYCIN doit se faire avec prudence chez les patients souffrant de
troubles auditifs ou vestibulaires connus ou présumés. Il se peut que ces patients ou ceux présentant un risque accru de troubles auditifs doivent subir une évaluation audiologique avant d’entreprendre un traitement par TEVA-TOBRAMYCIN.
Des cas d’ototoxicité se manifestant sous forme de toxicité à la fois auditive et vestibulaire ont été signalés avec les aminosides. La toxicité vestibulaire peut donner lieu à des vertiges, de l’ataxie ou des étourdissements. L’acouphène est un symptôme révélateur d’ototoxicité, aussi son apparition doit-elle inciter à la prudence.
Au cours des études cliniques, huit patients ont connu des épisodes transitoires d’acouphènes pendant leur traitement par la solution de tobramycine pour inhalation, alors qu’aucun ne s’est manifesté chez les patients sous placebo.
De graves cas de perte auditive ont été signalés durant la période de pharmacovigilance, certains chez des patients qui recevaient un aminoside par voie parentérale en concomitance avec la solution de tobramycine pour inhalation, d’autres chez des patients qui en avaient déjà reçu un (voir 8 EFFETS INDÉSIRABLES).
Si un patient se plaint d’acouphènes ou de perte d’acuité auditive au cours d’un traitement par TEVA-TOBRAMYCIN, il est conseillé de lui faire subir une évaluation audiologique. Si une ototoxicité se manifeste pendant le traitement par TEVA-TOBRAMYCIN, il faut interrompre l’administration du médicament jusqu’à ce que la concentration sérique de tobramycine chute sous les 2 mcg/mL (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire : Concentrations sériques).
- Risque d’ototoxicité due aux variants de l’ADN mitochondrial
Des cas d’ototoxicité ont été observés avec les aminoglycosides chez des patients présentant certains variants du code mitochondrial du gène Arnr 12S (MT-RNR1), particulièrement le variant m.1555A>G. Ces patients peuvent présenter un risque accru d’ototoxicité. Une ototoxicité est survenue chez quelques patients malgré le fait que leur taux sérique d’aminoglycoside soient dans les limites de la marge recommandée. Dans les cas d’antécédents maternels connus d’ototoxicité due à l’emploi d’aminoglycoside ou d’un variant de l’ADN mitochondrial confirmé chez le patient, on doit considérer opter pour d’autres traitements que les aminoglycosides à moins que le risque accru de perte auditive permanente soit compensé par la gravité de l’infection et l’absence de traitements alternatifs efficaces et sécuritaires.
Appareil digestif
- Maladie associée à Clostridium difficile
Une maladie associée à Clostridium difficile (MACD) a été signalée avec l’utilisation de nombreux agents antibactériens, y compris la tobramycine. La gravité de la MACD peut aller
d’une légère diarrhée à une colite mortelle. Il est important d’envisager un diagnostic de MACD chez les patients qui présentent une diarrhée, des symptômes de colite, de colite pseudomembraneuse ou de mégacôlon toxique ou une perforation du côlon consécutifs à l’administration de tout agent antibactérien. Selon les rapports, la MACD est survenue dans les 2 mois suivant l’administration des agents antibactériens.
Le traitement par des agents antibactériens peut altérer la flore normale du côlon et permettre la prolifération de C. difficile. Les toxines A et B produites par C. difficile favorisent l’apparition de la MACD. La MACD peut entraîner une morbidité et une mortalité importantes. La MACD peut être réfractaire au traitement antimicrobien.
Si le diagnostic de MACD est présumé ou confirmé, des mesures thérapeutiques appropriées doivent être mises en œuvre. En général, une MACD légère répond à l’arrêt du traitement par des agents antibactériens non dirigés contre C. difficile. Dans les cas modérés ou graves, il faut envisager une prise en charge par des liquides et des électrolytes, des suppléments de protéines et un agent antibactérien cliniquement efficace contre C. difficile. Une évaluation chirurgicale doit être effectuée si la situation clinique l’exige, car une intervention chirurgicale peut être nécessaire dans certains cas graves.
Système immunitaire
- Réactions allergiques
De graves réactions d’hypersensibilité (allergie) ont été signalées à la suite de l’injection de tobramycine.
L’emploi de TEVA-TOBRAMYCIN est contre-indiqué chez les personnes présentant des antécédents d’hypersensibilité connue aux aminosides. Si une réaction allergique à TEVA-TOBRAMYCIN survient, arrêter l’administration du médicament et amorcer le traitement approprié (voir 2 CONTRE-INDICATIONS).
Surveillance et épreuves de laboratoire
- Examens audiométriques
Il se peut que les patients souffrant de troubles auditifs ou vestibulaires connus ou présumés et ceux présentant un risque accru de troubles auditifs doivent subir une évaluation audiologique avant d’entreprendre un traitement par TEVA-TOBRAMYCIN. L’acouphène est un symptôme révélateur d’ototoxicité, aussi son apparition doit-elle inciter à la prudence. Si un patient se plaint d’acouphènes ou de perte d’acuité auditive au cours d’un traitement par TEVA-TOBRAMYCIN, il est conseillé de lui faire subir une évaluation audiologique.
Aucun cas de perte de l’acuité auditive n’a été observé lors d’examens audiométriques pratiqués au cours d’essais cliniques comportant 4 à 6 cycles de traitement par la solution de
tobramycine pour inhalation, examens dans lesquels le critère diagnostique utilisé était une diminution bilatérale d’au moins 15 dB de la perception des hautes fréquences sur deux fréquences consécutives (jusqu’à 8000 Hz). Cependant, un petit nombre de patients sous tobramycine ont fait mention d’acouphènes et, durant la période de pharmacovigilance, de grave cas de perte auditive ont été signalés chez des patients qui recevaient un aminoside par voie parentérale en concomitance avec la solution de tobramycine pour inhalation, ainsi que chez d’autres qui en avaient déjà reçu un (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
- Concentrations sériques
Une surveillance de la concentration plasmatique de tobramycine s’impose chez les patients souffrant de troubles auditifs ou rénaux connus ou présumés ainsi que chez ceux qui reçoivent en concomitance un aminoside par voie parentérale. Ces derniers doivent faire l’objet d’une surveillance clinique lorsque cela est approprié sur le plan clinique compte tenu du risque de toxicité cumulative.
En présence d’une ototoxicité ou d’une néphrotoxicité chez un patient traité par TEVA-TOBRAMYCIN, il faut interrompre l’administration de tobramycine jusqu’à ce que la concentration sérique soit inférieure à 2 mcg/ml.
Les concentrations sériques de tobramycine observées une heure après l’administration de la solution pour inhalation chez les patients jouissant d’une fonction rénale normale sont d’environ 1 mcg/mL. Des concentrations plasmatiques maximale et minimale supérieures de tobramycine à 12 mcg/ml et à 2 mcg/ml, respectivement, sont associées à une toxicité. Tout traitement par la tobramycine doit être arrêté si les concentrations dépassent ces valeurs.
Les concentrations sériques de tobramycine doivent être surveillées uniquement par ponction veineuse et non par prélèvement sanguin au bout du doigt. La contamination de la peau des doigts par la tobramycine peut entraîner un dosage sérique faussement élevé. Le lavage des mains avant le prélèvement n’élimine pas complètement la contamination.
- Fonction rénale
Les analyses d’urine et l’exploration fonctionnelle rénale sont laissées à la discrétion du médecin traitant.
Le pourcentage de patients ayant présenté une augmentation d’au moins 50 % de la créatininémie entre le début de l’étude et la fin du troisième cycle lors des études cliniques sur la solution de tobramycine pour inhalation était le même dans le groupe de traitement actif que dans le groupe placebo (voir 8 EFFETS INDÉSIRABLES).
Système nerveux
- Troubles neuromusculaires
TEVA-TOBRAMYCIN doit être utilisé avec prudence chez les patients qui souffrent de troubles neuromusculaires tels que la myasthénie grave ou la maladie de Parkinson, car les aminosides peuvent avoir un effet de type curarisant sur la fonction neuromusculaire et aggraver de ce fait la faiblesse musculaire.
Fonction rénale
- Néphrotoxicité
TEVA-TOBRAMYCIN doit être prescrit avec prudence chez les patients qui souffrent ou pourraient souffrir de dysfonctionnement rénal connu ou présumé, et la concentration sérique de tobramycine doit être surveillée chez ces patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Aucun cas de néphrotoxicité n’a été observé au cours des 4e, 5e et 6e cycles de traitement par la solution de tobramycine pour inhalation lors des études cliniques, mais cet effet a cependant été associé aux aminosides en tant que classe. Si une néphrotoxicité se manifeste pendant le traitement par TEVA- TOBRAMYCIN, il faut interrompre l’administration du médicament jusqu’à ce que la concentration sérique de tobramycine chute sous les 2 mcg/mL.
Appareil respiratoire
- Bronchospasme
L’inhalation de TEVA-TOBRAMYCIN peut causer un bronchospasme. Une variation importante du VEMS mesuré 30 minutes après l’inhalation de la dose a été observée dans les études cliniques comportant 3 cycles de traitement par la solution de tobramycine pour inhalation, 12 patients sous tobramycine (4,7 %) et 2 patients sous placebo (0,8 %) ayant présenté une diminution d’au moins 20 % du pourcentage du VEMS prévu. Le bronchospasme doit être traité de manière médicalement appropriée (voir 8 EFFETS INDÉSIRABLES).
Si un bronchospaseme consécutif au traitement est observé, le médecin doit évaluer soigneusement si les bienfaits du traitement par TEVA-TOBRAMYCIN l’emportent sur les risques pour le patient. En présence d’une réaction allergique présumée, il faut interrompre le traitement par TEVA-TOBRAMYCIN.
Sensibilité/résistance
Apparition de bactéries résistantes aux médicaments
La prescription de TEVA-TOBRAMYCIN en l’absence d’infection bactérienne avérée ou fortement présumée a peu de chances d’apporter des bienfaits au patient et risque de causer
l’apparition de bactéries résistantes au traitement.
Risque de prolifération microbienne
La prévalence des espèces Aspergillus et de Candida albicans a augmenté au cours d’un essai clinique pendant 3 cycles de traitement par la solution de tobramycine pour inhalation.
L’utilisation de TEVA-TOBRAMYCIN peut favoriser la sélection de microorganismes insensibles. Si une surinfection se déclare pendant le traitement, des mesures appropriées doivent être prises.
7.1 Cas particuliers
7.1.1 Grossesse
Le traitement par la tobramycine pour inhalation n’a pas été évalué chez la femme enceinte.
L’administration d’aminosides à une femme enceinte peut causer du tort au fœtus (p. ex. une surdité congénitale). Chez l’humain, il a été démontré que la tobramycine administrée par voie intraveineuse traverse la barrière placentaire et atteint la circulation du fœtus ainsi que le liquide amniotique.
Les effets que la solution de tobramycine pour inhalation pourrait avoir sur la reproduction n’ont pas fait l’objet d’études toxicologiques. On sait toutefois que l’administration sous-cutanée de tobramycine n’a eu aucun effet tératogène chez les rats et les lapins auxquels ce produit avait été administré à raison de 100 ou 20 mg/kg/jour pendant l’organogenèse. L’administration de doses de tobramycine ≥ 40 mg/kg/jour a causé de graves effets toxiques chez les lapines, ce qui a empêché l’évaluation du pouvoir tératogène du composé. L’ototoxicité de la tobramycine sur la descendance n’a pas été évaluée lors des études non cliniques sur la reproduction.
TEVA-TOBRAMYCIN ne doit être administré durant la grossesse que si les bienfaits pour la mère l’emportent sur les risques pour le fœtus ou le futur bébé. Les femmes qui sont enceintes ou qui le deviennent pendant le traitement par TEVA-TOBRAMYCIN doivent être informées des risques possibles pour le fœtus.
7.1.2 Allaitement
On ignore si les concentrations de tobramycine produites par l’inhalation du composé atteignent un niveau suffisant pour que le médicament soit excrété dans le lait maternel. Toutefois, compte tenu du risque d’ototoxicité et de néphrotoxicité chez le nourrisson, la mère doit soit cesser d’allaiter, soit cesser de prendre TEVA-TOBRAMYCIN.
7.1.3 Enfants
Enfants (< 6 ans) : L’innocuité et l’efficacité de la solution de tobramycine pour inhalation n’ayant pas été établies chez les patients de moins de 6 ans, Santé Canada n’a pas autorisé d’indication pour cette population de patients.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : L’emploi de la solution de tobramycine pour inhalation n’a pas été étudié chez les personnes âgées.
8 EFFETS INDÉSIRABLES
8.2 Aperçu des effets indésirables
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
La solution de tobramycine pour inhalation a été généralement bien tolérée lors de deux études cliniques menées chez 258 patients de 6 à 48 ans atteints de fibrose kystique. En plus de leur traitement standard contre la fibrose kystique, ces patients ont reçu la solution de tobramycine pour inhalation par périodes de 28 jours entrecoupées de congés thérapeutiques de 28 jours, pendant une période totalisant 24 semaines.
L’altération de la voix et l’acouphène sont les seuls effets indésirables dont se sont plaints plus de patients ayant reçu la solution de tobramycine pour inhalation que de patients sous placebo. En effet, 33 patients (13 %) ont signalé une altération de la voix (dysphonie) avec la solution de tobramycine pour inhalation, comparativement à 17 (7 %) dans le groupe placebo. Plus fréquents durant les périodes de traitement, ces épisodes de dysphonie étaient temporaires et cessaient complètement durant les congés thérapeutiques.
Huit patients (3 %) recevant la solution de tobramycine pour inhalation ont eu des acouphènes, ce qui n’a été le cas d’aucun patient dans le groupe placebo. Temporaires, tous ces effets ont fini par disparaître malgré la poursuite du traitement et nul n’a été associé à une perte auditive lors des examens audiométriques prévus au protocole (ces tests ne coïncidaient pas nécessairement avec la survenue des épisodes d’acouphènes). Les acouphènes sont l’un des symptômes révélateurs de la toxicité cochléaire, aussi la perte possible de la perception des hautes fréquences doit-elle être surveillée de près chez les patients qui en connaissent (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Le nombre de patients ayant signalé des effets vestibulaires — des étourdissements par exemple — était semblable dans le groupe
tobramycine et le groupe placebo.
Neuf patients (3 %) dans chacun des deux groupes — solution de tobramycine pour inhalation et placebo — ont présenté une hausse d’au moins 50 % de la créatinine sérique par rapport à la valeur initiale. Dans le groupe recevant la solution de tobramycine pour inhalation, la créatininémie des neuf patients en question avait diminué à la visite suivante.
Sommaire des effets indésirables observés durant les essais cliniques
Le tableau 2 présente la fréquence des effets indésirables survenus au cours du traitement chez > 1 % des patients traités par la solution de tobramycine pour inhalation.
Tableau 2 – Fréquence des effets indésirables survenus au cours du traitement chez > 1 % des patients traités par la solution de tobramycine pour inhalation*
| Solution de tobramycine pour inhalation | |||||
| Études contrôlées par placebo avec groupes | |||||
| parallèles | |||||
| (PC-TNDS-002 / PC-TNDS-003) | |||||
| Solution de | Placebo n = 262 (%) | ||||
| tobramycine pour | |||||
| inhalation | |||||
| n = 258 | |||||
| (%) | |||||
Troubles pulmonaires, thoraciques et médiastinaux Toux Pharyngite Rhinite Hémoptysie Toux productive Dysphonie Troubles pulmonaires Asthme Dyspnée Changement de la couleur des expectorations Bronchospasme Laryngite | 23,6 % 12,0 % 10,5 % 6,6 % 6,6 % 5,8 % 5,0 % 4,7 % 4,3 % 1,9 % 1,6 % 1,2 % | 21,0 % 12,2 % 6,5 % 7,6 % 8,8 % 3,1 % 4,6 % 6,9 % 8,8 % 0,8 % 1,9 % 0,0 % | |||
Troubles digestifs Douleur abdominale Vomissements Nausées | 3,5 % 2,7 % 1,6 % | 3,4 % 2,7 % 2,7 % | |||
| Solution de tobramycine pour inhalation | |||||
| Études contrôlées par placebo avec groupes | |||||
| parallèles | |||||
| (PC-TNDS-002 / PC-TNDS-003) | |||||
| Solution de | Placebo n = 262 (%) | ||||
| tobramycine pour | |||||
| inhalation | |||||
| n = 258 | |||||
| (%) | |||||
Troubles touchant l’organisme en général et problèmes au point d’administration Douleur thoracique Asthénie Pyrexie Malaise Douleur | 7,0 % 5,0 % 2,3 % 1,6 % 1,2 % | 6,9 % 5,0 % 2,7 % 0,8 % 1,9 % | |||
Troubles métaboliques et nutritionnels Anorexie | 1,6 % | 3,1 % | |||
Troubles touchant l’appareil locomoteur et le tissu conjonctif Dorsalgie Myalgie | 1,2 % 1,2 % | 0,0 % 0,0 % | |||
Troubles touchant le système nerveux Dysgueusie Céphalées Étourdissements | 6,2 % 4,3 % 1,6 % | 6,1 % 5,7 % 1,5 % | |||
Troubles otiques et labyrinthiques Acouphène | 1,2 % | 0,0 % | |||
Examens Diminution des résultats de l’exploration fonctionnelle | 6,2 % | 5,0 % | |||
* Les effets indésirables du médicament observés durant les essais cliniques sont énumérés en fonction de la classification des termes du Medical Dictionary for Regulatory Activities (MedDRA).
Le tableau 3 présente la fréquence des effets indésirables survenus au cours du traitement (signalés spontanément ou après interrogation) chez plus de 5 % des patients ayant reçu la solution de tobramycine pour inhalation lors des deux études de phase III au cours desquelles ceux-ci ont reçu jusqu’à 3 cycles de traitement (voir 14.1 Essais cliniques par indication).
Tableau 3 – Fréquence des effets indésirables survenus au cours du traitement chez plus de 5 % des patients ayant reçu la solution de tobramycine pour inhalation lors des études de phase III (jusqu’à 6 mois de traitement)*
| Solution de | Placebo n = 262 (%) | |||
| tobramycine pour | ||||
| inhalation | ||||
| n = 258 | ||||
| (%) | ||||
Organisme entier Asthénie Fièvre1 Céphalées Douleur thoracique Douleur abdominale Douleur Dorsalgie Malaise | 35,7 32,9 26,7 26,0 12,8 8,1 7,0 6,2 | 39,3 43,5 32,1 29,8 23,7 12,6 8,0 5,3 | ||
Appareil digestif Anorexie Vomissements Nausées Diarrhée | 18,6 14,0 11,2 6,2 | 27,9 22,1 16,0 10,3 | ||
Troubles métaboliques et nutritionnels Perte de poids | 10,1 | 15,3 | ||
Système nerveux Étourdissements | 5,8 | 7,6 | ||
Appareil respiratoire Augmentation de la toux Pharyngite Augmentation des expectorations Rhinite Dyspnée Troubles pulmonaires Changement de couleur des expectorations Hémoptysie Diminution de la fonction rénale2 Asthme Altération de la voix Sinusite | 46,1 38,0 37,6 34,5 33,7 31,4 21,3 19,4 16,3 15,9 12,8 8,1 | 47,3 39,3 39,7 33,6 38,5 31,3 19,8 23,7 15,3 20,2 6,5 9,2 | ||
Épistaxis Infection des voies respiratoires inférieures Hyperventilation | 7,0 5,8 5,4 | 6,5 8,0 9,9 |
Organes des sens Otalgie Dysgueusie | 7,4 6,6 | 8,8 6,9 |
Peau et annexes cutanées Éruptions cutanées | 5,4 | 6,1 |
- 1. Comprend les plaintes subjectives de fièvre.
- 2. Comprend les cas de diminution de la fonction pulmonaire observés lors des examens ou les cas de diminution du volume pulmonaire observés sur les radiographies et associés à une maladie intercurrente ou à l’administration du médicament à l’étude. * Les effets indésirables du médicament observés au cours des essais cliniques sont présentés selon les termes du dictionnaire COSTART (Coding Symbols for a Thesaurus of Adverse Reaction Terms).
Au cours d’une étude ultérieure sur la solution de tobramycine pour inhalation, les effets indésirables suivants, présentés dans le tableau 4, sont survenus plus fréquemment chez les patients ayant reçu 4 à 6 cycles de traitement (sur une période de 6 à 12 mois) que chez les patients ayant reçu 3 cycles ou moins (jusqu’à 6 mois). Ces données doivent être interprétées en tenant compte du rôle de l’évolution chronique de la maladie sur la recrudescence des effets indésirables.
Tableau 4 – Fréquence des effets indésirables survenus au cours du traitement1 observés plus souvent chez les patients ayant reçu la solution de tobramycine pour inhalation pendant 6 à 12 mois*
| Effet indésirable | 4-6 cycles | ≤ 3 cycles | ||||
| (n = 192) | (n = 204) | |||||
| (%) | (%) | |||||
Organisme entier Asthénie Douleur thoracique Dorsalgie Lymphadénopathie Frissons Transpiration | 44,3 36,5 10,4 8,3 6,8 5,7 | 38,2 35,3 5,9 6,9 5,9 4,9 | ||||
Appareil digestif Anorexie Diarrhée Candidose buccale Dyspepsie | 29,2 16,7 6,3 5,2 | 27,5 12,7 2,5 4,9 | ||||
| Appareil locomoteur Myalgie | 5,7 | 5,4 |
Appareil respiratoire Augmentation de la toux Pharyngite Augmentation des expectorations Dyspnée Rhinite Hémoptysie Diminution de la fonction pulmonaire Asthme Changement de couleur des expectorations Infection des voies respiratoires supérieures Altération de la voix Hyperventilation Laryngite | 49,5 47,9 43,8 41,7 37,5 31,3 28,6 28,1 24,5 13,5 12,0 8,9 5,2 | 48,0 43,6 38,2 33,8 33,3 27,0 23,0 23,5 19,1 9,8 6,4 5,4 3,4 |
| Organes des sens Otite moyenne | 5,2 | 2,0 |
- 1. Comprend les effets indésirables de fréquence > 5 % observés plus souvent chez les patients ayant reçu 4 à 6 cycles de traitement que chez les patients ayant reçu la tobramycine durant ≤ 3 cycles. (Les patients du groupe ayant reçu ≤ 3 cycles de traitement ont reçu un placebo durant les études de phase III).
* Les effets indésirables du médicament observés au cours des essais cliniques sont présentés selon les termes du dictionnaire COSTART (Coding Symbols for a Thesaurus of Adverse Reaction Terms).
Les effets suivants ont été signalés peu fréquemment chez les patients ayant reçu la solution de tobramycine pour inhalation en concomitance avec d’autres médicaments lors d’essais cliniques ultérieurs ouverts faisant suite aux précédents : infection fongique, hypoxie, ulcérations buccales et réaction de photosensibilité.
8.5 Effets indésirables signalés après la commercialisation du produit
Les effets indésirables suivants, signalés après la commercialisation de la solution de tobramycine pour inhalation, ont été tirés de déclarations spontanées et d’études de cas. Comme la notification de ces réactions n’est pas obligatoire et que la taille de la population visée est incertaine, on ne peut pas en évaluer correctement la fréquence, qui demeure dès lors inconnue.
Troubles otiques et labyrinthiques
Surdité
Troubles de la peau et des tissus sous-cutanés
Hypersensibilité, prurit, urticaire, éruptions cutanées
Troubles touchant le système nerveux
Aphonie, dysgueusie
Troubles pulmonaires, thoraciques et médiastinaux
Bronchospasme, douleur oropharyngée, augmentation des expectorations, douleur thoracique
Troubles touchant l’organisme en général et problèmes au point d’administration
Diminution de l’appétit
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Aucune étude clinique sur les interactions médicamenteuses de la solution de tobramycine pour inhalation n’a été menée. Toutefois, le tableau des effets indésirables observés durant les études cliniques sur la solution de tobramycine pour inhalation chez les patients recevant cet aminoside en concomitance avec de la dornase alfa (PULMOZYME®), un agoniste β-adrénergique, des corticostéroïdes pour inhalation, d’autres antibiotiques anti-Pseudomonas ou des aminosides par voie parentérale était semblable à celui observé dans l’ensemble de la population étudiée. Pendant la période de pharmacovigilance, quelques patients recevant la solution de tobramycine pour inhalation en concomitance avec un aminoside administré par voie parentérale ou après un tel traitement ont fait état d’une perte d’audition grave.
L’administration concomitante et/ou séquentielle de TEVA-TOBRAMYCIN et d’autres médicaments potentiellement neurotoxiques, néphrotoxiques ou ototoxiques doit être évitée.
Certains diurétiques peuvent modifier les concentrations sériques et tissulaires des antibiotiques et accroître ainsi la toxicité des aminosides. TEVA-TOBRAMYCIN ne doit pas être administré en concomitance avec de l’acide éthacrynique, du furosémide, de l’urée ou du mannitol intraveineux.
Selon les rapports, les médicaments suivants augmentent aussi la toxicité potentielle des aminoglycosides administrés par voie parentérale :
amphotéricine B, céfalotine, cyclosporine, tacrolimus, polymyxines (risque de néphrotoxicité accrue) ;
complexes de platine (risque de néphrotoxicité et d’ototoxicité accrues) ; et anticholinestérases, toxine botulinique (effets neuromusculaires).
9.5 Interactions médicament-aliments
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plantes médicinales
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-épreuves de laboratoire
Les concentrations sériques de tobramycine doivent être surveillées uniquement par ponction veineuse et non par prélèvement sanguin au bout du doigt. La contamination de la peau des doigts par la tobramycine peut entraîner un dosage sérique faussement élevé. Le lavage des mains avant le prélèvement n’élimine pas complètement la contamination (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
TEVA-TOBRAMYCIN (solution de tobramycine pour inhalation) est une préparation de tobramycine spécialement conçue pour être administrée par inhalation. Après inhalation de la solution, la tobramycine peut être décelée en concentrations élevées dans les expectorations des patients atteints de fibrose kystique. Le principe actif, la tobramycine, est un antibiotique de la classe des aminosides dérivé de Streptomyces tenebrarius. Apparentée aux aminosides sur les plans chimique et pharmacologique, la tobramycine est une molécule cationique polaire qui ne traverse pas facilement les membranes épithéliales. Son action, principalement bactéricide, résulte de l’interruption de la synthèse protéique dans les bactéries sensibles.
10.2 Pharmacodynamie
Voir 15 MICROBIOLOGIE.
10.3 Pharmacocinétique
Les concentrations de tobramycine dans les expectorations varient considérablement. Cette variation peut s’expliquer par le rendement variable des nébuliseurs employés pour l’inhalation ainsi que par des différences individuelles eu égard à l’atteinte des voies respiratoires. Après
l’administration de la solution de tobramycine pour inhalation, la tobramycine se concentre principalement dans les expectorations des voies respiratoires.
- Concentration de tobramycine dans les expectorations
Chez les patients atteints de fibrose kystique, la concentration moyenne (médiane) de tobramycine observée après 10 minutes dans les expectorations après l’inhalation d’une première dose de 300 mg s’élève à 1237 mcg/g (959 mcg/g) [35 à 7417 mcg/g]. La tobramycine ne s’accumule pas dans les expectorations. En effet, après 20 semaines de traitement selon le schéma posologique recommandé, la concentration moyenne (médiane) de tobramycine observée dans les expectorations 10 minutes après l’inhalation s’élève à 1154 mcg/g (818 mcg/g) [< limite de détection – 8085 mcg/g]. Les concentrations de tobramycine dans les expectorations varient grandement d’un patient à l’autre ainsi que chez un même patient. Deux heures après l’inhalation, la concentration de tobramycine dans les expectorations n’équivaut plus qu’à environ 14 % de celle observée 10 minutes après l’inhalation.
- Concentrations sériques
Chez les patients atteints de fibrose kystique, la concentration sérique moyenne (médiane) de tobramycine observée une heure après l’inhalation d’une dose unique de 300 mg s’élève à 0,95 mcg/mL (0,91 mcg/mL) [< limite de détection – 3,62 mcg/mL]. Après 20 semaines de traitement selon le schéma posologique recommandé, la concentration sérique moyenne (médiane) de tobramycine observée une heure après l’administration de la dose s’élève à 1,05 mcg/mL (0,94 mcg/mL) [< limite de détection – 3,41 mcg/mL].
- Pharmacocinétique systémique après l’administration de l’aérosol
La pharmacocinétique de la tobramycine a été évaluée par analyse par modélisation de la population dans deux études cliniques de phase III. Les données issues de cette analyse ont été comparées avec celles de la documentation médicale et sont résumées dans le tableau 5.
Tableau 5 – Résumé des paramètres pharmacocinétiques sériques de la tobramycine administrée sous forme d’aérosol
| Type de patient1 | Nbre | Dose | Nébuliseur | Ka (h-1) | t1/2α (h) | t½ β (h) | Vdéq (L) | Cl (L/h) | Méthode analytique2 | Référence |
| FK | 247 | 300 mg | Pari LC PLUSMC | 57,33,4 | 5,794 | DIPF | BGP | |||
| VS VA | 5 5 | 300 mg | Pneumatic Nebulizer | 8,96 ± 0,47 11,2 3 ± | CLHP/ÉI | Le Conte (1993); 147(5): 1279-82 |
| 2,26 | ||||||||||
| FK | 6 | 600 mg | Ultrasonic Nebulizer | 1,98 ± 1,405 | 1,54 ± 0,97 | 13,0 ± 5,2 | 96,9 ± 49,6 | 6,98 ± 2,89 | DIPF | Touw (1997); 41(1):184-7 |
- 1. FK = fibrose kystique ; VA = ventilation artificielle ; VS = volontaire sain
- 2. CLHP = chromatographie liquide à haute performance ; DIPF = dosage immunologique par polarisation de fluorescence ; ÉI = épreuve immunoenzymatique
- 3. Paramètre corrigé selon la biodisponibilité absolue estimée.
- 4. Paramètre tiré de l’analyse pharmacocinétique de population (laboratoires Harris).
- 5. Moyenne ± écart-type.
La pharmacocinétique systémique de la tobramycine administrée par inhalation est comparable à celle de la tobramycine administrée par voie parentérale tant pour ce qui est de la clairance que du volume de distribution. La demi-vie d’élimination terminale sérique de la tobramycine observée après l’administration de l’aérosol varie considérablement, allant de 1,3 à 13 heures. La pharmacocinétique systémique de la tobramycine observée après l’administration de l’aérosol cadre avec un modèle bicompartimental et une élimination biexponentielle.
- Concentration de tobramycine dans le sérum et dans les expectorations après l’administration de l’aérosol
Au cours d’une étude de phase II et de deux études de phase III, on a mesuré les concentrations de tobramycine dans le sérum et les expectorations après l’administration du produit sous forme d’aérosol. Les concentrations mesurées dans ces études cliniques ainsi que celles relevées dans la documentation médicale sont présentées dans le tableau 6.
Tableau 6 – Concentrations de tobramycine dans le sérum et dans les sécrétions bronchiques/expectorations à la suite de l’administration du produit sous forme d’aérosol
Type de patient1 | Nbre | Dose/Fréquence | Nébuliseur | Sérum (S) | Sécrétions bronchiques (SB)/ | Rapport | Référence | |||||||||||
| Expectorations (Exp) | S/Exp4 | |||||||||||||||||
| Délai de | Conc. (mcg/mL)2 | Délai de | Conc. SB (mcg/mL) | Conc. Exp (mcg/g) | % | |||||||||||||
| prélèvement | prélèvement | |||||||||||||||||
| (h) | (h) | |||||||||||||||||
| FK | 61 61 61 | 300 mg/2 f.p.j. 300 mg/2 f.p.j. 600-1200 mg/2 f.p.j. | Pari LC Jet Sidestream Jet UltraNeb | 1,0 1,0 1,0 | 0,57 ± 0,38 0,74 ± 0,43 0,79 ± 0,76 | 1,0 1,0 1,0 | 139 ± 56 116 ± 183 388 ± 451 | 1,2 ± 1,3 1,9 ± 1,9 0,70 ± 1,3 | BGP | |||||||||
| FK | 247 | 300 mg/2 f.p.j. 3 cycles de 28 jours | Pari LC Plus Jet | 1,0 | 1,01 ± 0,57 | 0,167 | 1199,2± 1115,8 | 0,191 | BGP | |||||||||
| FK | 6 | 10,2 mg/kg | Wisto Senior | 1,0 | 1,27 ± 1,07 | NS | Touw (1997); 41(1):184-7 | |||||||||||
| MR | 20 | Dose unique de 80 mg | Non précisé | 1 | < 0,1-0,2 | 0,5 | 2,0 ± 2,26 | NS | Baran (1990); 84(3):203-4 | |||||||||
| FK et MR | 14 | 80 mg/2 f.p.j. | Non précisé | 1,0 | < 0,1-0,4 | Gappa (1988); Suppl 143:74-6 | ||||||||||||
Type de patient1 | Nbre | Dose/Fréquence | Nébuliseur | Sérum (S) | Sécrétions bronchiques (SB)/ | Rapport | Référence | |||||||||||
| Expectorations (Exp) | S/Exp4 | |||||||||||||||||
| Délai de | Conc. (mcg/mL)2 | Délai de | Conc. SB (mcg/mL) | Conc. Exp (mcg/g) | % | |||||||||||||
| prélèvement | prélèvement | |||||||||||||||||
| (h) | (h) | |||||||||||||||||
VS VA CP/CT CP/CT | 5 5 5 5 | Dose unique de 300 mg | Atomeca Pneumatic | 0,25-24 0,25-24 0,5 0,5 | 0,27 ± 0,15 < 0,1 0,43 0,55 | 4 12 | 5,57 ± 5,523 3,61 ± 4,343 | NS | Le Conte (1993); 147(5):1279-82 | |||||||||
| FK et MR | 27 | Dose unique de 120 mg | Medix World Traveler- Intersurgical | 0,25-1 | 401 | Mukhopadhyay (1994); 88(3): 203-11 | ||||||||||||
| FK et MR | 22 | 666 ± 195 mg/3 f.p.j. | UltraNeb 100 | NS | < 0,1-1,5 | Immédia-tement après l’inhala-tion) | 2300 ± 1900 | NS | Smith (1989) & Weber (1989) ; 7(4):265-71 | |||||||||
| FK et MR | 9 9 9 9 | 40 mg, une fois par appareil | Pulmo-Aide UltraNeb UltraNeb UltraNeb | 0,05 | 0-629 16-1343 35-1980 94-3385 | Weber (1994) ; 17(5):331-9 | ||||||||||||
- 1. CP/CT = patient atteint de cancer du poumon et ayant subi une chirurgie thoracique ; FK = fibrose kystique ; MR = maladie respiratoire ; NS = non signalé ; VA = ventilation artificielle ; VS = volontaire sain
- 2. Moyenne ± écart-type.
- 3. Concentration dans le tissu pulmonaire mesurée après biopsie.
- 4. Moyenne des rapports individuels S/Exp avec N = 56, 59, 57 pour les appareils Pari LC, Sidestream et UltraNeb respectivement.
Les concentrations sériques de tobramycine observées à la suite de l’administration de l’aérosol dans les études cliniques sont comparables à celles rapportées dans la documentation médicale chez les patients souffrant de fibrose kystique et inférieures à celles rapportées par suite de l’administration parentérale de doses thérapeutiques (1,7 – 4,0 mg/kg). Dans les études cliniques, la concentration moyenne de tobramycine observée dans les expectorations 10 minutes après l’administration avec le nébuliseur Pari LC Plus était d’environ 1200 mcg/g (médiane = 959 mcg/g ; intervalle : 35 à 7417 mcg/g). Chez 97 % des patients, la concentration de tobramycine dans les expectorations dépassait la valeur cible de 128 mcg/g.
Absorption
Pharmacologie animale
- Pharmacocinétique de la tobramycine en solution pour inhalation
L’absorption systémique de la tobramycine observée après l’administration intrapulmonaire de l’antibiotique sous forme d’aérosol a été analysée dans trois études menées chez l’animal : une étude de 14 jours chez le rat et le cobaye et deux études chez le rat, l’une de 14 jours et l’autre de 6 mois (voir le tableau 7).
En général, les concentrations sériques maximales de tobramycine auxquelles donne lieu
l’administration de l’aérosol augmentent de façon à peu près linéaire avec la dose inhalée estimée, jusqu’à concurrence d’environ 15 mg/kg. Lorsque la dose dépasse 15 mg/kg, les concentrations sériques de pointe plafonnent entre 12 et 22 mcg/mL (ce qui correspond à une exposition environ 12 à 22 fois plus élevée que celle observée dans les deux études cliniques de phase III contrôlées par placebo après l’administration de 300 mg 2 f.p.j., qui était de 1 mcg/mL).
Aucun signe d’accumulation n’a été observé chez les rats et les cobayes pendant les 14 jours consécutifs au cours desquels ces animaux ont reçu la tobramycine par inhalation strictement nasale. Les concentrations sériques moyennes observées lors de l’étude de toxicité de 6 mois menée chez des rats ayant reçu la tobramycine par inhalation strictement nasale sont également demeurées constantes, ce qui indique que l’administration prolongée n’a pas d’incidence sur l’absorption systémique de la tobramycine.
Tableau 7 – Pharmacocinétique de la tobramycine administrée par inhalation chez l’animal
Dosea (mg/kg/jour)b [multiple de la dose estimée chez l’humain]c | Cmax (mcg/mL) | Commentaires |
| Rat (Sprague-Dawley) Durée du traitement : 14 jours Voie d’administration : inhalation nasale | ||
Solution à 6 % 30 min → 7,4 mg/kg/jour ; [6 x] (60 min → 14,5 mg/kg/jour ; [12 x] 120 min → 28,9 mg/kg/jour ; [24 x] 30 min → 6,0 mg/kg/jour après administration d’albutérol pendant 15 min [5 x] | Jour 1/jour 14 7,2/4,5 11,4/7,8 15,8/11,4 6,4/4,8 | En général, augmentation des concentrations sériques avec l’augmentation de la dose inhalée. Concentrations semblables dans les différents groupes après 1 et 14 jours de traitement continu, mais inférieures à la limite de détection 24 heures après la dernière exposition. Absence de signe d’accumulation dans le sérum malgré l’administration de doses répétées. Concentrations sériques de tobramycine inchangées malgré l’administration préalable de sulfate d’albutérol USP par inhalation. |
| Rat (Sprague-Dawley) Durée du traitement : 14 jours Voie d’administration : inhalation nasale | ||
Solution à 6 % 6 heures → 97 mg/kg/jour [81 x] Solution à 10 % 6 heures → 131 mg/kg/jour [109 x] | Jour 1/jour 14 14,6/11,4 22,5/17,8 | En général, augmentation non linéaire des concentrations sériques avec l’augmentation de la dose inhalée. Concentrations semblables dans les différents groupes après 1 et 14 jours de traitement continu, mais inférieures à la limite de détection 24 heures après la dernière exposition. Absence de signe d’accumulation dans le sérum malgré l’administration de doses répétées. |
| Cobaye (Hartley) Durée du traitement : 14 jours Voie d’administration : inhalation nasale | ||
Solution à 6 % 30 min → 4,5 mg/kg/jour [4 x] 60 min → 9,1 mg/kg/jour [8 x] 120 min → 19,8 mg/kg/jour [17 x] 30 min → 4,0 mg/kg/jour après administration d’albutérol pendant 15 min [3 x] | Jour 1/jour 14 4,6/7,0 8,2/8,4 9,1/8,1 4,0/3,0 | Concentrations sériques plus élevées chez les animaux ayant reçu la dose intermédiaire (9,1 mg/kg) que chez ceux ayant reçu la dose faible (4,1 mg/kg), mais semblables chez les animaux des groupes à doses intermédiaire et élevée (19,8 mg/kg). Concentrations sériques semblables dans les différents groupes après les jours 1 et 14, mais inférieures à la limite de détection 24 heures après la dernière exposition. Absence de signe d’accumulation de tobramycine dans le sérum malgré l’administration de doses répétées. Concentrations sériques de tobramycine inchangées malgré l’administration préalable de sulfate d’albutérol USP par inhalation. |
| Rat (Sprague-Dawley) Durée du traitement : 6 mois Voie d’administration : inhalation nasale | ||
Solution à 6 % 20 min → 4,9 mg/kg/jour [4 x] 60 min → 14,3 mg/kg/ jour [12 x] 180 min → 57,5 mg/kg/ jour [48 x] | Jour 1/semaine 26 5,6/4,1 17,6/8,0 32,6/13,9 | Concentrations sériques moyennes proportionnelles à la dose totale administrée dans les groupes à doses faible et intermédiaire, mais non dans le cas du groupe à dose élevée, ce qui indique l’existence d’un processus limitant l’absorption à Absence de signe d’accumulation, malgré la variation des concentrations sériques moyennes de tobramycine au cours de l’étude, en particulier dans le groupe à dose élevée. En général, les concentrations sériques de tobramycine ont diminué avec le temps. Exposition générale considérable avec une dose d’environ 58 mg/kg/jour. |
- a) Groupes témoins non inclus.
- b) Dose estimée atteignant les poumons. Les doses administrées aux animaux ont été estimées d’après l’équation suivante :
Dose quotidienne (mg/kg) = Concentration d’exposition (mg/L) × Volume inhalé (L) × Dépôt (%)
Poids de l’animal (kg)
où : Concentration d’exposition = Concentration de tobramycine déterminée par analyse ; Volume inhalé = Durée de l’exposition (min) x 250 mL/min (rat) ou 300 mL/min (cobaye) ; Poids de l’animal = 250 g et 300 g chez les rats femelles et mâles respectivement, et 500 g et 600 g chez les cobayes femelles et mâles respectivement ; Dépôt (%) = 50 % pour les aérosols dont le DAMM (diamètre aérodynamique moyen en masse) se situe entre 2 et 3 µm.
c Les diverses doses estimées administrées aux animaux sont exprimées en multiples de la dose clinique quotidienne présumée atteindre les voies respiratoires chez l’humain (2 x 5 mL de solution de tobramycine à 6 % [300 mg/dose]), administrée au moyen d’un nébuliseur PARI LC ayant un rendement de 10 % chez des patients d’environ 50 kg (1,2 mg/kg/jour) atteints de fibrose kystique et retenus pour les essais pharmacocinétiques. La même dose de tobramycine a été administrée dans le cadre des essais cliniques pivots, mais au moyen d’un nébuliseur PARI LC PLUSMC, qui possède un meilleur rendement. On estime que le nébuliseur PARI LC PLUSMC
permet d’exposer les voies respiratoires à environ deux fois plus de tobramycine que le nébuliseur PARI LC utilisé dans les études menées chez l’animal.
Élimination
La demi-vie d’élimination sérique terminale apparente de la tobramycine observée chez les patients atteints de fibrose kystique après l’inhalation d’une dose unique de 300 mg de solution de tobramycine pour inhalation est de 3 heures. En supposant que la pharmacodynamie de la tobramycine est la même après l’inhalation qu’après l’administration par voie intraveineuse, la fraction absorbée par voie générale est éliminée principalement par filtration glomérulaire. Quant à la fraction non absorbée, il se peut qu’elle soit éliminée dans les expectorations ou par voie gastro-intestinale.
Populations et états pathologiques particuliers
- Âge : Quoi qu’il en soit, les concentrations dans les expectorations ont eu tendance à augmenter avec l’âge (6 à 48 ans). Cependant, compte tenu des variations importantes au sein de chaque groupe d’âges (6 à < 13 ans ; 13 à 17 ans et 18 ans ou plus), ces différences n’ont pas été considérées comme cliniquement significatives.
- Sexe : Aucune différence significative n’a été notée entre les hommes et les femmes eu égard à la concentration de tobramycine dans le sérum ou les expectorations.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
TEVA-TOBRAMYCIN doit être conservé au réfrigérateur, entre 2 oC et 8 oC (36 et 46 oF). Une fois hors du réfrigérateur (ou s’il n’est pas possible de les réfrigérer), les sachets de TEVA-TOBRAMYCIN peuvent demeurer à température ambiante (c.-à-d. inférieure à 25 oC [77 oF]) pendant 28 jours, qu’ils soient ouverts ou fermés. TEVA-TOBRAMYCIN ne doit pas être utilisé au-delà de la date de péremption imprimée sur l’ampoule s’il est conservé au réfrigérateur (2 oC à 8 oC [36 à 46 oF]) ou au-delà de 28 jours s’il demeure à la température ambiante (25 oC [77 oF]).
Les ampoules TEVA-TOBRAMYCIN ne doivent pas être exposées à une source de lumière intense. Si elle n’est pas réfrigérée, la solution jaunâtre contenue dans l’ampoule peut devenir plus foncée au fil du temps, mais du moment que le produit est conservé conformément aux recommandations, ce changement de couleur ne signifie pas que la qualité du produit soit altérée.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune directive particulière de manipulation n’est requise pour ce médicament.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
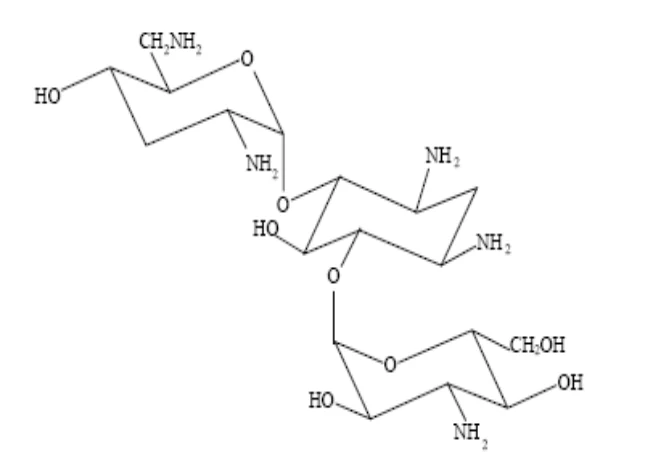
Dénomination commune : tobramycine
Dénomination systématique : O-3-Amino-3-désoxy-α-D-glucopyranosyl-(1→4)-O-[2,6-diamino-
2,3,6-tridésoxy-α-D-ribo-hexopyranosyl-(1→6)]-2-désoxy-L-streptamine
Formule moléculaire et masse moléculaire : C18H37N5O9 467,51 g/mol
Formule de structure :
Propriétés physicochimiques : La tobramycine est une poudre cristalline de couleur blanche ou blanchâtre, soluble dans 1,5 volume d’eau, très peu soluble dans l’éthanol à 95 %, et pratiquement insoluble dans le chloroforme et l’éther. Le pH d’une solution diluée au dixième va de 9 à 11. Le point de fusion de la tobramycine est de 217 oC.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Prise en charge des patients atteints de fibrose kystique avec Pseudomonas æruginosa
Deux études cliniques (Étude 1 et Étude 2) à double insu d’une durée de 24 semaines ont été menées selon la même méthodologie dans 69 centres américains de traitement de la fibrose
kystique chez des patients souffrant de fibrose kystique colonisés par Pseudomonas æruginosa répartis aléatoirement dans des groupes parallèles comprenant en outre des témoins sous placebo. Ont été exclus les enfants de moins de 6 ans, les patients dont la créatininémie initiale était > 2 mg/dL et les patients dont les expectorations renfermaient Burkholderia cepacia. Le VEMS initial des sujets se situait entre 25 % et 75 % de la valeur prévue pour l’ensemble d’entre eux. Au cours de ces études, 258 patients ont reçu la solution de tobramycine pour inhalation à titre de consultants externes (voir le tableau 8), laquelle a été administrée au moyen d’un nébuliseur portatif réutilisable PARI LC PLUSMC relié à un compresseur DeVilbiss Pulmo-Aide®.
Tableau 8 – Schémas posologiques utilisés pendant les essais cliniques
| Cycle 1 | Cycle 2 | Cycle 3 | ||||||||||||||||
| 28 jours | 28 jours | 28 jours | 28 jours | 28 jours | 28 jours | |||||||||||||
Solution de tobramycine pour inhalation n = 258 | Solution de tobramycine pour inhalation 300 mg 2 f.p.j. | Congé thérapeutique | Solution de tobramycine pour inhalation 300 mg 2 f.p.j. | Congé thérapeutique | Solution de tobramycine pour inhalation 300 mg 2 f.p.j. | Congé thérapeutique | ||||||||||||
| Placebo n = 262 | Placebo 2 f.p.j. | Congé thérapeutique | Placebo 2 f.p.j. | Congé thérapeutique | Placebo 2 f.p.j. | Congé thérapeutique | ||||||||||||
f.p.j. = fois par jour
Outre le traitement standard recommandé pour la prise en charge de la fibrose kystique — à savoir l’administration par voies orale et parentérale d’agents anti-Pseudomonas, d’agonistes β2-adrénergiques et de cromolyne, l’inhalation de corticostéroïdes et la kinésithérapie respiratoire —, tous les patients ont reçu soit la solution de tobramycine pour inhalation, soit le placebo (soluté physiologique salin contenant 1,25 mg de quinine pour le goût). De plus, environ 77 % des patients ont également reçu de la dornase alfa en concomitance (PULMOZYME®).
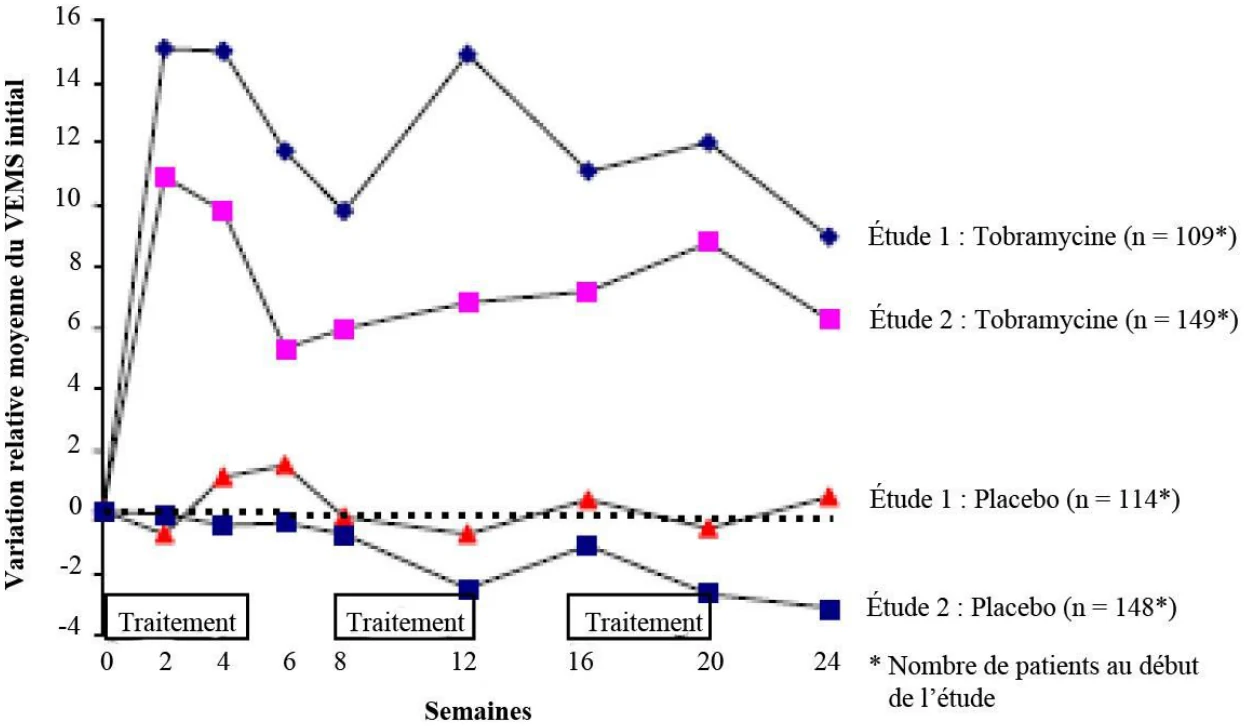
Dans chacune des études, les patients recevant la solution de tobramycine pour inhalation ont présenté une amélioration significative de la fonction pulmonaire. Dans l’Étude 1, cette amélioration s’est traduite par une augmentation moyenne d’environ 11 % du VEMS prévu (par rapport à la valeur initiale mesurée à la semaine 0) au cours des 24 semaines, tandis qu’aucune variation moyenne n’a été observée dans le groupe sous placebo. Dans l’Étude 2, les patients recevant la solution de tobramycine pour inhalation ont présenté une augmentation moyenne d’environ 7 %, tandis que chez les patients sous placebo, on a plutôt observé une diminution moyenne de 1 %. La figure 1 présente la variation relative moyenne du VEMS (en pourcentage de la valeur prévue) au cours des 24 semaines.
Figure 1 – Variation relative moyenne du VEMS par rapport à la valeur initiale
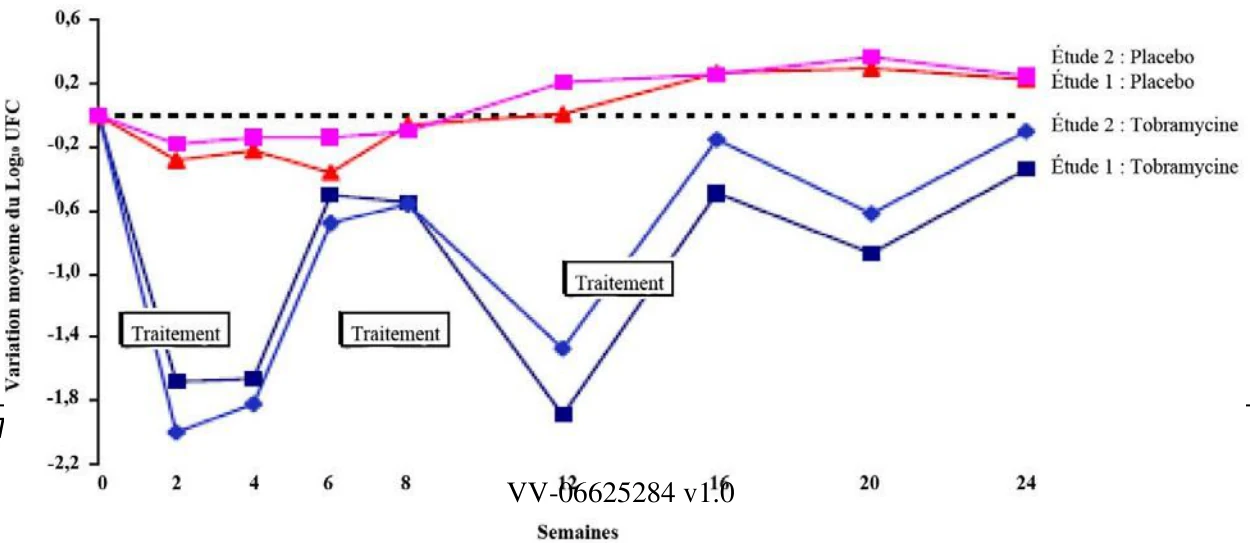
Dans chaque étude, l’administration de la solution de tobramycine pour inhalation a entraîné une diminution significative du nombre d’unités formant colonies (UFC) de P. æruginosa dans les expectorations, laquelle a atteint environ 1 Log10 au cours des périodes de traitement. Par contre, durant les congés thérapeutiques, la densité bactérienne des expectorations est retournée à sa valeur initiale, et de cycle en cycle, la réduction observée était plus faible (voir la figure 2).
Figure 2 – Variation moyenne absolue du Log10 UFC par rapport à la valeur initiale
En moyenne, les patients ayant été traités par la solution de tobramycine pour inhalation ont été hospitalisés pendant 5,1 jours et ont dû recevoir une antibiothérapie parentérale anti-Pseudomonas pendant 9,6 jours, comparativement à 8,1 et 14,1 jours, respectivement, dans le cas des patients sous placebo. Durant les 6 mois du traitement, 40 % des patients traités par la solution de tobramycine pour inhalation et 53 % des patients sous placebo ont reçu des antibiotiques anti-Pseudomonas par voie parentérale.
Contrairement à ce que l’on a observé avec le placebo, l’administration de trois cycles de traitement par la solution de tobramycine pour inhalation a entraîné une réduction de la sensibilité in vitro des isolats de P. æruginosa. Ainsi, de 13 % au départ, la proportion de patients pour lesquels la CMI contre les isolats de P. æruginosa était ≥ 16 mcg/mL de tobramycine est passée à 23 % à la fin de la période de traitement de 6 mois, tandis que dans le groupe sous placebo, les valeurs correspondantes étaient de respectivement 10 % et 8 %.
La relation entre les résultats des épreuves de sensibilité in vitro à la tobramycine et les résultats cliniques n’est pas claire, néanmoins, aucune amélioration du VEMS ni diminution de la densité microbienne des expectorations n’ont été observées chez 4 patients qui, au début de l’étude clinique, présentaient des isolats de P. æruginosa pour lesquels la CMI s’élevait à ≥ 128 mcg/mL de tobramycine.
Au cours des trois cycles de traitement par la solution de tobramycine pour inhalation, la prévalence de S. aureus dans les expectorations a eu tendance à diminuer, tandis que celle d’Aspergillus et de C. albicans a augmenté.
15 MICROBIOLOGIE
La tobramycine est active in vitro contre une large gamme de microorganismes à Gram négatif, dont P. æruginosa. Elle exerce une action bactéricide en concentrations égales ou légèrement supérieures à la concentration inhibitrice.
- Épreuves de sensibilité
Un seul crachat provenant d’un patient souffrant de fibrose kystique peut contenir de multiples morphotypes de P. æruginosa, et chacun d’entre eux peut avoir une sensibilité in vitro différente de celle des autres face à la tobramycine.
Les épreuves de sensibilité in vitro utilisées pour évaluer la sensibilité de P. æruginosa à la tobramycine parentérale peuvent être utilisées pour suivre celle d’isolats provenant de patients atteints de fibrose kystique.
Le seuil de sensibilité établi pour l’administration de tobramycine par voie parentérale ne s’applique pas à l’administration par inhalation. La relation entre les résultats des épreuves de sensibilité in vitro et les effets cliniques du traitement par la solution de tobramycine pour 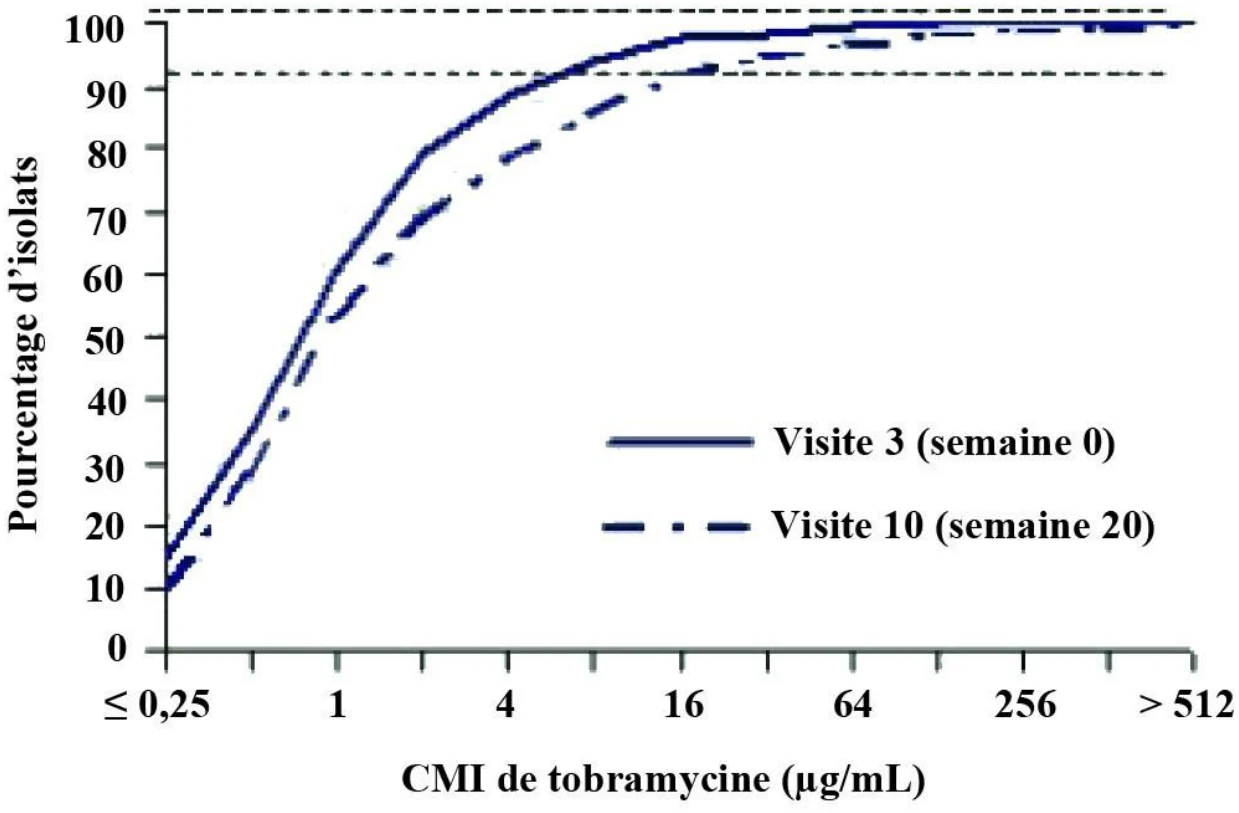
inhalation n’est pas encore éclaircie (voir 14.1 Essais cliniques par indication).
Comme le montre la figure 3, la sensibilité in vitro des isolats de P. æruginosa observée chez les patients ayant reçu la solution de tobramycine pour inhalation pendant six mois (3 cycles) lors de deux études cliniques tendait à diminuer, ce qui n’a pas été le cas chez les patients du groupe sous placebo. La portée clinique de ces observations nécessite des recherches plus approfondies pour ce qui est du traitement des infections à P. æruginosa chez les patients atteints de fibrose kystique (voir 14.1 Essais cliniques par indication). Une baisse semblable de la sensibilité à l’amikacine a été observée chez des patients ayant été traités par la solution de tobramycine pour inhalation pendant trois cycles.
Figure 3 – Distribution des fréquences cumulées des valeurs de CMI de tobramycine pour tous les isolats de P. æruginosa (3 cycles de traitement par la solution de tobramycine pour inhalation).
- Effets sur la flore respiratoire
Aucun élément n’indique que l’administration de solution de tobramycine pour inhalation jusqu’à concurrence de trois cycles ait été associée à une augmentation des cas de surinfections par B. cepacia ou A. xylosoxidans (voir le tableau 9). Entre les visites 3 et 10 (semaines 0 et 20), le nombre de patients sous tobramycine infectés par H. influenzæ ou S. aureus a diminué. Il n’y a pas eu de variation apparente du nombre de patients infectés par S. pneumoniæ, mais dans le cas d’Aspergillus et de C. albicans, le nombre de patients sous tobramycine infectés par l’un ou
l’autre de ces microorganismes a augmenté entre la 3e et la 10e visite (semaines 0 et 20). On ne connaît pas au juste la portée clinique de cette observation (voir le tableau 10).
Tableau 9 – Nombre de patients ayant contracté, pendant le traitement reçu lors d’études contrôlées par placebo, une infection causée par un microorganisme intrinsèquement résistant à la tobramycine
| Agent pathogène | Solution de tobramycine | Placebo | ||
| pour inhalation | ||||
| N = 258 (%) | N = 262 (%) | |||
| B. cepacia | 0 (0,0) | 1 (0,4) | ||
| S. maltophilia | 6 (2,3) | 10 (3,8) | ||
| A. xylosoxidans | 1(0,4) | 3 (1,1) | ||
Tableau 10 – Nombre de patients chez lesquels des agents pathogènes à Gram positif ou des mycètes ont été isolés (visites 3 et 10 [semaines 0 et 20]) lors d’études contrôlées par placebo
| Agent pathogène | Solution de tobramycine | Placebo | |||||||
| pour inhalation | |||||||||
| Visite 3 N = 258 (%) | Visite 10 N = 234 (%) | Visite 3 N = 262 (%) | Visite 10 N = 234 (%) | ||||||
| H. influenzæ | 11 (4,3) | 0 (0,0) | 12 (4,6) | 7 (3,0) | |||||
| S. aureus | 109 (42,2) | 78 (33,3) | 91 (34,7) | 93 (39,7) | |||||
| S. pneumoniæ | 6 (2,3) | 3 (1,3) | 10 (3,8) | 7 (3,0) | |||||
| Aspergillus sp. | 52 (20,2) | 70 (29,9) | 62 (23,7) | 47 (20,1) | |||||
| C. albicans | 110 (42,6) | 134 (57,3) | 109 (41,6) | 110 (47,0) | |||||
| Autres mycètes | 14 (5,4) | 12 (5,1) | 8 (3,0) | 5 (2,1) | |||||
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
- Étude de toxicité : administration par inhalation
Afin d’étayer l’innocuité de l’administration de tobramycine en aérosol chez l’humain, trois études sur la toxicité de la tobramycine administrée par inhalation ont été menées chez l’animal: une étude de 14 jours chez le rat et le cobaye et deux études chez le rat, l’une de 14 jours et l’autre de 6 mois. Les conditions d’exposition ont été établies de manière à reproduire le plus fidèlement possible celles en milieu clinique relativement à la dose
quotidienne et aux caractéristiques de l’aérosol. Il n’a cependant pas été possible de déterminer un seuil de tolérance maximal classique, faute de pouvoir exposer les cobayes et les rats au médicament pendant plus de 3 et 6 heures respectivement sans qu’ils risquent de mourir en raison de phénomènes indépendants du médicament, comme la déshydratation ou l’hypothermie.
L’inhalation de tobramycine a été bien tolérée par les rats et les cobayes et n’a occasionné aucun signe clinique manifeste de toxicité ni mortalité attribuable à l’emploi du médicament, même aux doses les plus élevées (voir les tableaux 11, 12 et 13).
Tableau 11 – Toxicité de la tobramycine administrée par inhalation pendant 14 jours chez le rat et le cobaye
| CARACTÉRISTIQUES DE L’ÉTUDE | RÉSULTATS |
Espèces : Rat Sprague-Dawley
Cobaye Hartley
(mâles et femelles, 10/sexe/dose) Voie d’administration : inhalation nasale
Durée : jusqu’à 2 heures par jour
14 jours de suite
Solutions administrées
Tobramycine à 6 % dans du soluté physiologique salin à 0,225 %, pH 6,0 Témoin : soluté physiologique salin à 0,225 %, pH 6,0
Doses : mg/kg/jour (Multiple de la dose quotidienne chez l’humain)
Rats
Groupe 1 : 120 min Témoin
Groupe 2 : 30 min →7,4 mg/kg/jour (6X) Groupe 3 : 60 min → 14,5 mg/kg/jour (12X) Groupe 4 : 120 min → 28,9 mg/kg/jour (24X) Groupe 5 : inhalation préalable d’albutérol pendant 15 min, puis 30 min →
6,0 mg/kg/jour (5X)
Cobaye
Groupe 1 : 120 min Témoin
Groupe 2 : 30 min → 4,5 mg/kg/jour (4X) Groupe 3 : 60 min → 9,1 mg/kg/jour (8X) Groupe 4 : 120 min → 19,8 mg/kg/jour (17X) Groupe 5 : inhalation préalable d’albutérol pendant 15 min, puis 30 min →
3,9 mg/kg/jour (3X)
Évaluation des réactions locales et générales en réponse à l’inhalation de tobramycine sous forme d’aérosol chez deux espèces animales, ainsi que des effets de l’administration préalable d’un bronchodilatateur sur ces réactions. La dose sans effet nocif observé (DSENO) était environ 12 fois (rat) et 4 fois (cobaye) plus élevée que la de la dose clinique (1,2 mg/kg) présumée atteindre quotidiennement les voies respiratoires chez l’humain.
Absence de signes cliniques manifestes de toxicité, d’altérations pathologiques macroscopiques ou de pathologie microscopique liée au traitement chez le rat. L’administration préalable d’albutérol n’a pas entraîné d’effets démontrables sur les paramètres examinés.
Absence également de signes cliniques manifestes de toxicité chez le cobaye.
Augmentation dose-dépendante du poids de certains organes (poumon chez les rats mâles, rein chez les cobayes des deux sexes) aux doses élevées. Absence d’altérations histopathologiques dans ces organes ainsi que dans la cochlée des cobayes. Des effets histologiques non spécifiques liés à l’aérosol ont été observés dans l’endothélium du larynx et de la trachée des cobayes mâles et des cobayes femelles aux doses élevées.
Tableau 12 – Toxicité de la tobramycine administrée par inhalation pendant 14 jours chez le rat
| CARACTÉRISTIQUES DE L’ÉTUDE | RÉSULTATS | ||||
Espèces : Rat Sprague-Dawley (mâles et femelles, 10/sexe/dose) Voie d’administration : inhalation nasale Durée : 6 heures par jour 14 jours de suite Solutions administrées Tobramycine à 6 % dans du soluté physiologique salin à 0,225 %, pH 6,0 Tobramycine à 10 % dans du soluté physiologique salin à 0,225 %, pH 6,0 Témoin : soluté physiologique salin à 0,225 %, pH 6,0 Doses : mg/kg/jour (Multiple de la dose quotidienne chez l’humain) Groupe 1 : Témoin Groupe 2 : 97 mg/kg/jour (81 x) (sol. à 6 %) Groupe 3 : 131 mg/kg/jour (109 x) (sol. à 10 %) | Évaluation des réactions locales et générales en réponse à l’administration de tobramycine sous forme d’aérosol chez le rat, à des doses considérablement plus élevées que la dose clinique (81 et 109 fois la dose estimée chez l’humain) et sur une longue durée (6 heures). Une augmentation dose-dépendante du poids des poumons et des reins a été observée chez les femelles, surtout à la dose la plus élevée. Des effets histologiques non spécifiques liés à l’aérosol ont été observés dans l’épithélium nasal et trachéal, accompagnés d’une hausse du nombre de macrophages pulmonaires. La DSENO n’a pas pu être établie, en raison de l’hyperplasie de l’épithélium bronchoalvéolaire consécutive à l’administration des deux doses de tobramycine testées. | ||||
Tableau 13 – Toxicité de la tobramycine administrée par inhalation pendant 6 mois chez le rat
| CARACTÉRISTIQUES DE L’ÉTUDE | RÉSULTATS |
Espèces : Rat Sprague-Dawley (mâles et femelles, 20/sexe/dose) Voie d’administration : inhalation nasale Durée : Jusqu’à 3 heures par jour Quotidiennement pendant 6 mois, puis période de récupération de 28 jours Solutions administrées Tobramycine à 6 % dans du soluté physiologique salin à 0,225 %, pH 6,0 Doses : mg/kg/jour (Multiple de la dose quotidienne chez l’humain) Groupe 1 : Témoin Groupe 2 : 20 min → 4,9 mg/kg/jour (4 x) Groupe 3 : 60 min → 14,3 mg/kg/jour (12 x) Groupe 4 : 180 min → 57,5 mg/kg/jour (48 x) | Évaluation des effets toxiques potentiels de la tobramycine administrée sous forme d’aérosol chez le rat et caractérisation de la relation dose-réponse. Période de récupération de quatre semaines (équivalant au congé thérapeutique chez l’humain lors des essais cliniques) afin d’évaluer la possibilité d’une rétrocession ou d’une évolution des manifestations toxiques consécutives à une exposition quotidienne de six mois. Absence de signes cliniques manifestes de toxicité. Aucune lésion macroscopique liée au traitement n’a été observée à l’autopsie. Disparition presque complète des lésions pulmonaires (semblables à celles observées pendant l’étude de 14 jours chez le rat) après la période de récupération de 4 semaines et retour du poids des poumons et des reins à la normale après l’augmentation consécutive au traitement. Une néphropathie chronique caractérisée par une dégénérescence tubulaire, une minéralisation, une régénération tubulaire compensatoire et la présence de cylindres protéiques a été observée dans tous les groupes, y compris dans le groupe témoin. Le nombre plus élevé de cas dans le groupe ayant reçu la forte dose indique que la tobramycine a un effet accélérateur sur ce processus. Les transformations hyperplasiques bénignes observées dans l’épithélium muqueux de l’appareil respiratoire constituaient probablement une réponse adaptative à l’exposition continue à l’aérosol, car elles ont disparu spontanément à l’arrêt du traitement. |
Pouvoir carcinogène
Le pouvoir carcinogène de la tobramycine administrée sous forme de solution pour inhalation a été évalué dans une étude de deux ans menée chez le rat. Durant 95 semaines, les animaux ont été exposés à la solution de tobramycine pour inhalation pendant des périodes allant jusqu’à 1,5 heure par jour. Les concentrations sériques observées chez ces rats allaient jusqu’à 35 mcg/mL, tandis que celles observées lors des études cliniques chez les patients souffrant de fibrose kystique ne s’élevaient qu’à 3,62 mcg/mL tout au plus. Aucune augmentation de la fréquence de quelque type de tumeur que ce soit n’a été observée qui fût liée au traitement.
Pouvoir mutagène
Aucune étude sur le pouvoir mutagène de la tobramycine administrée sous forme de solution pour inhalation n’a été effectuée. Le pouvoir génotoxique de la tobramycine a été évalué à l’aide de toute une gamme de tests in vitro et in vivo. Aucune augmentation significative du nombre de révertants n’a été observée lors d’un test de Ames effectué avec ou sans activation métabolique sur cinq souches tests. Avec ou sans activation métabolique par fraction S9, le test de mutation directe sur des cellules de lymphome de souris a donné des résultats négatifs jusqu’à concurrence de 5000 mcg/mL de tobramycine. L’exposition à la tobramycine, en présence ou en l’absence d’activateur métabolique, n’a pas induit d’aberrations chromosomiques dans les cellules ovariennes du hamster chinois. Le test des micronoyaux effectué in vivo chez la souris s’est également révélé négatif.
Toxicologie relative à la reproduction et au développement
Aucune étude n’a été menée sur les effets que la solution de tobramycine pour inhalation pourrait avoir sur la reproduction, mais l’administration sous-cutanée de doses allant jusqu’à 100 mg/kg chez le rat n’a pas eu d’effet néfaste sur l’accouplement des mâles et des femelles, non plus que sur leur fécondité.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. TOBI®, solution, 330 mg/5 mL tobramycine (sous forme de sulfate), numéro de contrôle de la présentation : 275742, monographie de produit, BGP Pharma ULC (5 décembre 2023).