


Monographie de produit - Tobi
Modifications importantes apportées récemment à la monographie
Aucune au moment de la plus récente autorisation
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie .....................................2
Table des matières.................................................................................................................2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................4
1 Indications..................................................................................................................4
1.1 Enfants ..............................................................................................................4
1.2 Personnes âgées................................................................................................4
2 Contre-indications ......................................................................................................4
4 Posologie et administration ........................................................................................4
4.1 Considérations posologiques ............................................................................4
4.2 Posologie recommandée et ajustement posologique.......................................5
4.4 Administration ..................................................................................................5
4.5 Dose oubliée .....................................................................................................6
5 Surdose ......................................................................................................................6
6 Formes pharmaceutiques, teneurs, composition et conditionnement.........................6
7 Mises en garde et précautions ....................................................................................7
7.1 Populations particulières ................................................................................11
7.1.1 Femmes enceintes......................................................................................................11
7.1.2 Allaitement .................................................................................................................11
7.1.3 Enfants........................................................................................................................11
7.1.4 Personnes âgées .........................................................................................................11
8 Effets indésirables.....................................................................................................12
8.2 Effets indésirables observées dans les essais cliniques...................................12
8.5 Effets indésirables observées après la commercialisation..............................17
9 Interactions médicamenteuses .................................................................................17
9.4 Interactions médicament-médicament...........................................................17 9.5 Interactions médicament-aliment...................................................................18
9.6 Interactions médicament-plante médicinale..................................................18
9.7 Interactions médicament-examens de laboratoire.........................................18
10 Pharmacologie clinique.............................................................................................18
10.1 Mode d’action.................................................................................................18
10.2 Pharmacodynamie ..........................................................................................18
10.3 Pharmacocinétique .........................................................................................19
11 Conservation, stabilité et mise au rebut....................................................................23
Partie 2 : Renseignements scientifiques ...............................................................................24
13 Renseignements pharmaceutiques ...........................................................................24
14 Études cliniques........................................................................................................24
14.1 Études cliniques par indication .......................................................................24
15 Microbiologie............................................................................................................26
16 Toxicologie non clinique............................................................................................28
Renseignements destinés aux patient.e.s.............................................................................30
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
TOBI (Solution de Tobramycine pour Inhalation, USP) est indiqué pour :
- le traitement de la fibrose kystique compliquée par des infections pulmonaires chroniques imputables à Pseudomonas aeruginosa (P. aeruginosa).
La démonstration de l’innocuité et de l’efficacité de TOBI a été établie à partir des résultats de tests cliniques correspondant à 3 cycles (6 mois) de traitement pour ce qui est de l'efficacité, et jusqu’à 6 cycles (12 mois) de traitement dans le cas de l’innocuité.
L’innocuité et l’efficacité de TOBI n’ont pas été établies chez les enfants de moins de 6 ans, les patients ayant un volume expiratoire maximal par seconde (VEMS) inférieur à 25 % ou supérieur à 75 % de la normale, ou les porteurs de Burkholderia cepacia.
Afin de réduire l’apparition de bactéries résistantes au médicament et de préserver l’efficacité de TOBI et des autres médicaments antibactériens, TOBI ne doit être utilisé que pour traiter les cas avérés ou fortement présumés d’infection causée par des bactéries.
La réalisation périodique de cultures et d’antibiogrammes permettra de détecter les changements de la flore microbienne et l’apparition d’une éventuelle antibiorésistance (voir 14.1 Études cliniques par indication, et 15 Microbiologie).
1.1 Enfants
Enfants (≥ 6 ans à < 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de TOBI chez les enfants âgés de 6 ans et plus ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique.
Enfants (< 6 ans) : L’innocuité et l’efficacité de TOBI n’ont pas été établies chez les patients âgés de moins de 6 ans. Par conséquent, Santé Canada n’a pas autorisé une indication pour cette population de patients.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2 Contre-indications
L’emploi de TOBI est contre-indiqué :
- en cas d’hypersensibilité connue aux aminoglycosides ou qui présentent une hypersensibilité au produit ou à l’un des ingrédients de la formulation, y compris à un ingrédient non médicinal, ou à l’un des composants des gélules ou du récipient. Pour obtenir la liste complète des ingrédients, consulter 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- TOBI (solution de tobramycine pour inhalation) doit être administré par inhalation orale et à l'aide d'un nébuliseur portatif réutilisable PARI LC PLUSMC doté d'un compresseur DeVilbiss Pulmo-AideMD. TOBI n'est pas destiné à une administration sous-cutanée, intraveineuse ou intrathécal. • La dose de TOBI à administrer est la même pour tous les patients âgés de 6 ans et plus, peu importe leur âge ou leur poids.
- L’innocuité et l’efficacité de TOBI n’ont pas été établies chez les patients ayant un volume expiratoire maximal par seconde (VEMS) inférieur à 25 % ou supérieur à 75 % de la normale ou les porteurs de Burkholderia cepacia.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée pour l’adulte et l’enfant de 6 ans ou plus est d'une ampoule unidose
(300 mg) administrée 2 fois par jour (b.i.d.) pendant 28 jours. L’intervalle séparant 2 prises doit être le plus près possible de 12 heures et jamais moins de 6 heures.
Prendre TOBI 2 fois par jour pendant 28 jours. Après cette période, interrompre le traitement pendant 28 jours, puis recommencer un nouveau cycle de 28 jours, et ainsi de suite.
La posologie n’est pas fonction du poids du patient. Tous les patients doivent prendre une dose de 300 mg 2 fois par jour.
Posologie chez les populations particulières
Enfants (< 6 ans)
TOBI n’est pas indiqué pour ce groupe d’âge. Des études portant sur l’innocuité, l’efficacité et la pharmacocinétique n’ont pas été menées chez des patients de moins de 6 ans.
Personnes âgées (≥ 65 ans)
L’emploi de TOBI n’a pas été évalué chez les personnes âgées.
Patients atteints d’insuffisance rénale
La tobramycine est essentiellement excrétée sous forme inchangée dans l'urine, et on s’attend à ce que l’exposition à la tobramycine soit modifiée par la fonction rénale. Aucune recommandation relative à la posologie n’est appuyée par des données (voir 7 Mises en garde et précautions, Rénal : Néphrotoxicité).
Patients atteints d’insuffisance hépatique
L’emploi de TOBI n’a pas été évalué chez les patients atteints d’insuffisance hépatique.
Patients ayant subi une transplantation d’organe
L’emploi de TOBI n’a pas été évalué chez les patients ayant subi une transplantation d’organe.
4.4 Administration
TOBI est conditionné en ampoule unidose à inhaler. Ne pas administrer TOBI par voie sous-cutanée, intraveineuse ou intrathécale.
TOBI s’administre pendant 15 minutes en moyenne, à l’aide d’un nébuliseur portatif réutilisable PARI
LC PLUSMC et d’un compresseur DeVilbiss Pulmo-AideMD. Le patient doit inhaler TOBI en position assise ou en station debout, tout en respirant normalement par l’embout buccal du nébuliseur. Le port d’un pince-nez peut aider le patient à respirer par la bouche.
Ne pas diluer TOBI ou le mélanger à de la dornase alfa (PULMOZYME®) dans le nébuliseur.
TOBI doit être conservé hors de la portée et de la vue des enfants entre les administrations, qui doivent se faire sous la supervision d’un adulte.
Lors des essais cliniques, les participants soumis à plusieurs traitements différents avaient pour instructions de prendre ces traitements avant TOBI.
4.5 Dose oubliée
Si le patient oublie de prendre une dose et qu’il doit prendre la suivante dans plus de 6 heures, il doit prendre la dose oubliée le plus rapidement possible. Sinon, il doit attendre de prendre la dose suivante et ne plus inhaler pour compenser la dose oubliée.
5 Surdose
Parmi les signes et symptômes d'une intoxication aiguë à la tobramycine administrée par voie intraveineuse (i.v.), on notera les étourdissements, les acouphènes, les vertiges, la baisse de perception des aigus, l'insuffisance respiratoire, le blocage neuromusculaire et l’insuffisance rénale. Néanmoins, la tobramycine a une moins grande biodisponibilité générale quand elle est administrée par inhalation. Prise par voie orale, elle n'est pas absorbée de façon notable. Il peut être utile d'établir les taux de la tobramycine sérique afin de dépister les cas de surdosage.
La toxicité aiguë commande l’arrêt immédiat du traitement par TOBI et la réalisation d’épreuves d’évaluation de la fonction rénale.
Dans l'hypothèse où le médecin traitant suspecte un cas de surdosage, il devra consulter le Centre antipoison le plus proche afin de se renseigner au sujet d'un antidote efficace. En cas de surdosage, il faut envisager la possibilité d'une interaction médicamenteuse et d'une altération subséquente de l'élimination des médicaments.
L’hémodialyse peut favoriser l’élimination de la tobramycine de l’organisme.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Inhalation par voie orale | Solution 300 mg / 5 mL tobramycine (sous forme de sulfate) | acide sulfurique, azote, chlorure de sodium, eau pour solution injectable et hydroxyde de sodium |
Composition
TOBI (Solution de Tobramycine pour Inhalation, USP) est une solution aqueuse stérile, limpide, légèrement jaunâtre et apyrogène, dont le pH et la salinité ont été ajustés en vue de l’administration au moyen d’un nébuliseur réutilisable fonctionnant à l’air comprimé. Chaque ampoule unidose 5 mL contient 300 mg de tobramycine et 11,25 mg de chlorure de sodium en solution dans de l’eau stérile pour injection. L’ajout d’acide sulfurique et de soude caustique pour ajuster le pH à 6,0 donne lieu à la formation du sel de sulfate de tobramycine en solution. Le barbotage a été effectué à l’azote. Tous les ingrédients répondent aux normes USP. La préparation ne contient aucun conservateur.
Présentation
TOBI est livré en ampoules unidoses de 5 mL en polyéthylène basse densité, par boîte de 56 ampoules (14 sachets souples d’aluminium de 4 ampoules chacun ou 4 sachets souples d’aluminium de 14 ampoules chacun).
7 Mises en garde et précautions
Généralités
L’emploi de TOBI doit se faire avec prudence chez les patients souffrant de troubles rénaux, auditifs, vestibulaires ou neuromusculaires connus ou présumés.
Les patients recevant simultanément un aminoglycoside par voie parentérale doivent faire l’objet d’une surveillance clinique particulière (voir 7 Mises en garde et précautions, Surveillance et tests de laboratoire).
Il faut éviter d’employer TOBI en association avec d’autres médicaments pouvant avoir des effets neurotoxiques, néphrotoxiques ou ototoxiques (voir 9 Interactions médicamenteuses).
La prise d'aminoglycosides chez la femme enceinte peut occasionner des lésions fœtales. En effet, les antibiotiques de cette classe traversent la barrière placentaire et on a relevé plusieurs cas de surdité congénitale infantile totale, irréversible et bilatérale associés à l’emploi de la streptomycine par la mère au cours de la grossesse. Les femmes enceintes prenant TOBI, ou qui le deviennent pendant le traitement avec TOBI, doivent être informées des risques éventuels encourus par le fœtus (voir 7.1.1 Femmes enceintes).
Conduite de véhicules et utilisation de machines
Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Gastro-intestinal
- Maladie Associée à Clostridium Difficile
Une maladie associée à Clostridium difficile (MACD) a été signalée avec l’utilisation de nombreux agents antibactériens, y compris la tobramycine. La gravité de la MACD peut aller d’une légère diarrhée à une colite mortelle. Il est important d’envisager un diagnostic de MACD chez les patients qui présentent une diarrhée, des symptômes de colite, de colite pseudomembraneuse ou de mégacôlon toxique ou une perforation du côlon consécutifs à l’administration de tout agent antibactérien. Selon les rapports, la MACD est survenue dans les 2 mois suivant l’administration des agents antibactériens.
Le traitement par des agents antibactériens peut altérer la flore normale du côlon et permettre la prolifération de Clostridium difficile. Les toxines A et B produites par Clostridium difficile favorisent l’apparition de la MACD. La MACD peut entraîner une morbidité et une mortalité importantes. La MACD peut être réfractaire au traitement antimicrobien.
Si le diagnostic de MACD est présumé ou confirmé, des mesures thérapeutiques appropriées doivent être mises en œuvre. En général, une MACD légère répond à l’arrêt du traitement par des agents antibactériens non dirigés contre Clostridium difficile. Dans les cas modérés ou graves, il faut envisager une prise en charge par des liquides et des électrolytes, des suppléments de protéines et un agent antibactérien cliniquement efficace contre Clostridium difficile. Une évaluation chirurgicale doit être effectuée si la situation clinique l’exige, car une intervention chirurgicale peut être nécessaire dans certains cas graves.
Immunitaire
- Réactions allergiques
De graves réactions d’hypersensibilité (allergie) ont été signalées à la suite de l’injection de tobramycine.
L’emploi de TOBI est contre-indiqué chez les personnes présentant des antécédents d’hypersensibilité connue aux aminosides. Si une réaction allergique au TOBI survient, arrêter l’administration du médicament et amorcer le traitement approprié (voir 2 Contre-indications).
Neurologique
- Troubles neuromusculaires
Utiliser TOBI avec prudence chez les patients atteints ou suspectés de troubles neuromusculaires, tels que la myasthénie grave ou la maladie de Parkinson, connus ou présumés. L’emploi d’un aminoside peut avoir un effet de type curarisant sur les fonctions neuromusculaires et aggraver l’affaiblissement musculaire.
Oreille/nez/gorge
- Ototoxicité
L’emploi de TOBI doit se faire avec prudence chez les patients souffrant de troubles auditifs ou vestibulaires connus ou présumés. Il se peut que ces patients ou ceux présentant un risque accru de troubles auditifs doivent subir une évaluation audiologique avant d’entreprendre un traitement par TOBI.
On a fait état de cas d’ototoxicité caractérisés par des manifestations de toxicité auditive et vestibulaire chez des personnes sous antibiotiques de la classe des aminoglycosides. La toxicité vestibulaire peut se traduire par des vertiges, de l’ataxie ou des étourdissements. Les acouphènes sont un symptôme révélateur d'ototoxicité et leur apparition doit inciter à la prudence.
Lors des tests cliniques, des acouphènes passagers sont survenus chez huit des patients TOBI alors qu’aucun patient placebo n'en a souffert.
Pendant la surveillance consécutive à la commercialisation du produit, des pertes graves de l’acuité auditive ont été signalées chez certains patients recevant TOBI en association avec un aminoglycoside en administration parentérale, ou chez ceux pour qui un médicament de ce type avait été administré auparavant (voir 8 Effets indésirables).
Si un patient se plaint d’acouphènes ou de perte d’acuité auditive au cours d’un traitement par TOBI, il est conseillé de lui faire subir une évaluation audiologique. En présence d’une ototoxicité chez un patient traité par TOBI, il faut interrompre l’administration de tobramycine jusqu’à ce que la concentration plasmatique soit inférieure à 2 µg/mL (voir 7 Mises en garde et précautions, Surveillance et tests de laboratoire : Dosage sérique).
- Risque d’ototoxicité due aux variants de l’ADN mitochondrial
Des cas d’ototoxicité ont été observés avec les aminoglycosides chez des patients présentant certains variants du code mitochondrial du gène ARNr 12S (MT-RNR1), particulièrement le variant m.1555A>G. Ces patients peuvent présenter un risque accru d’ototoxicité. Une ototoxicité est survenue chez quelques patients malgré le fait que leur taux sérique d’aminoglycoside soient dans les limites de la marge recommandée. Dans les cas d’antécédents maternels connus d’ototoxicité due à l’emploi d’aminoglycoside ou d’un variant de l’ADN mitochondrial confirmé chez le patient, on doit considérer opter pour d’autres traitements que les aminoglycosides à moins que le risque accru de perte auditive permanente soit compensé par la gravité de l’infection et l’absence de traitements alternatifs efficaces et sécuritaires.
Rénal
- Néphrotoxicité
TOBI doit être administré avec prudence aux patients souffrant de troubles rénaux; la concentration plasmatique de tobramycine doit être surveillée chez ces patients (voir 7 Mises en garde et précautions, Surveillance et tests de laboratoire).
Aucune manifestation de toxicité rénale n'a été signalée au cours des 4e, 5e et 6e cycles de traitement avec TOBI réalisés pendant les essais cliniques, malgré le fait que la néphrotoxicité soit liée à l’emploi d'antibiotiques de la classe des aminoglycosides. En présence de manifestations de toxicité rénale, il faut interrompre l’emploi de TOBI jusqu’à ce que le taux de tobramycine sérique descende en dessous de 2 µg/mL.
Respiratoire
- Bronchospasme
L’inhalation de TOBI peut provoquer un bronchospasme. Dans le cadre des essais cliniques comportant 3 cycles de thérapie avec TOBI, on a pu constater d'importantes variations du VEMS 30 minutes après l'inhalation du produit, avec des baisses d’au moins 20 % du VEMS chez 12 patients recevant TOBI (4,7 %) et chez 2 patients sous placebo (0,8 %). Le bronchospasme doit être traité avec la thérapie médicale appropriée (voir 8 Effets indésirables).
Si un bronchospasme consécutif au traitement est observé, le médecin doit évaluer si les bienfaits du traitement par TOBI l’emportent sur les risques pour le patient. En présence d’une réaction allergique présumée, le traitement par TOBI doit être arrêté.
Sensibilité/résistance
- Apparition de bactéries résistantes aux médicaments
La prescription de TOBI en l’absence d’infection bactérienne avérée ou fortement présumée a peu de chances d’apporter des bienfaits au patient et risque de causer l’apparition de bactéries résistantes au traitement.
- Risque de prolifération microbienne
La prévalence des espèces Aspergillus et de Candida albicans a augmenté au cours d’un essai clinique pendant 3 cycles de traitement par TOBI.
L’utilisation de TOBI peut favoriser la sélection de microorganismes insensibles. Si une surinfection se déclare pendant le traitement, des mesures appropriées doivent être prises.
Immunitaire
- Réactions allergiques
De graves réactions d’hypersensibilité (allergie) ont été signalées à la suite de l’injection de tobramycine.
L’emploi de TOBI est contre-indiqué chez les personnes présentant des antécédents d’hypersensibilité connue aux aminosides. Si une réaction allergique au TOBI survient, arrêter l’administration du médicament et amorcer le traitement approprié (voir 2 Contre-indications).
Surveillance et tests de laboratoire
- Examens audiométriques
Il se peut que les patients souffrant de troubles auditifs ou vestibulaires connus ou présumés et ceux présentant un risque accru de troubles auditifs doivent subir une évaluation audiologique avant d’entreprendre un traitement par TOBI. Les acouphènes peuvent être un symptôme révélateur d’ototoxicité et leur apparition doit inciter à la prudence. Si un patient se plaint d’acouphènes ou de perte d’acuité auditive au cours d’un traitement par TOBI, il est conseillé de lui faire subir une évaluation audiologique.
Lors des essais cliniques comportant quatre, cinq ou six cycles de traitement par TOBI, les examens audiométriques, dont le critère diagnostique considéré était une diminution bilatérale d’au moins 15 dB de la perception des hautes fréquences sur deux fréquences consécutives (jusqu’à 8000 Hz), n’ont révélé aucun cas de perte de l’acuité auditive. Toutefois, un petit nombre de patients du groupe TOBI se sont plaints d’acouphènes pendant les essais, et quelques cas occasionnels de perte grave de l’acuité auditive ont été signalés au cours de la surveillance qui a suivi la commercialisation du produit chez des individus prenant TOBI en association avec un aminoglycoside en administration parentérale ou ayant pris un tel produit auparavant (voir 7 Mises en garde et précautions et 8 Effets indésirables).
- Dosage sérique
Une surveillance de la concentration plasmatique de tobramycine s’impose chez les patients souffrant de troubles auditifs ou rénaux connus ou présumés ainsi que chez ceux qui reçoivent concomitamment un aminoside par voie parentérale. Ces derniers doivent faire l’objet d’une surveillance clinique particulière compte tenu du risque de toxicité cumulative.
En présence d’une ototoxicité ou d’une néphrotoxicité chez un patient traité par TOBI, il faut interrompre l’administration de tobramycine jusqu’à ce que la concentration plasmatique soit inférieure à 2 µg/mL.
Chez les patients traités par TOBI dont la fonction rénale est normale, la concentration sérique de tobramycine est d’environ 1 µg/mL une heure après administration du médicament. Des concentrations plasmatiques maximale et minimale supérieures de tobramycine à 12 µg/mL et à 2 µg/mL, respectivement, sont associées à une toxicité. Tout traitement par la tobramycine doit être arrêté si les concentrations dépassent ces valeurs.
Les concentrations sériques de tobramycine doivent être obtenues par ponction veineuse et non par un prélèvement sanguin au bout du doigt. La contamination de la peau des doigts par la tobramycine peut entraîner un dosage sérique faussement élevé. Le lavage des mains avant le prélèvement n’élimine pas complètement la contamination.
- Fonction rénale
Les analyses d’urine et les tests de fonction rénale sont laissés à la discrétion du médecin traitant.
Le pourcentage de patients dont la créatininémie a augmenté de 50 % au moins une fois entre le début de l'essai et la fin du troisième cycle (voir 8 Effets indésirables) était comparable pour le groupe traité et le groupe placebo.
7.1 Populations particulières
7.1.1 Femmes enceintes
Le traitement par la tobramycine pour inhalation n’a pas été évalué chez la femme enceinte.
Les aminosides peuvent occasionner des lésions fœtales (par exemple, surdité congénitale). Chez l’humain, il a été démontré que la tobramycine administrée par voie intraveineuse traverse la barrière placentaire et atteint la circulation du fœtus ainsi que le liquide amniotique.
La toxicité de TOBI sur les fonctions reproductrices n’a pas été étudiée. On sait toutefois que l’administration sous-cutanée de tobramycine n’a eu aucun effet tératogène chez les rats et les lapins auxquels ce produit avait été administré à raison de 100 ou 20 mg/kg/jour pendant l’organogenèse. Les doses équivalentes ou supérieures à 40 mg/kg/jour s’étant révélées hautement toxiques sur les lapines, il a été impossible d’évaluer le pouvoir tératogène de telles doses. Les études de reproduction effectuées sur les animaux n’ont pas porté sur le pouvoir ototoxique de la tobramycine sur la descendance.
Il ne faut entreprendre un traitement par TOBI durant la grossesse que si les bienfaits pour la mère l’emportent sur les risques pour le fœtus ou l’enfant à naître. Les femmes enceintes prenant TOBI, ou qui deviennent enceintes pendant le traitement avec TOBI, doivent être informées des risques éventuels encourus par le fœtus.
7.1.2 Allaitement
On ignore si la tobramycine administrée par inhalation atteint des concentrations suffisantes pour passer dans le lait maternel. Étant donné les risques d’ototoxicité et de néphrotoxicité qui pèsent sur le nourrisson exposé à la tobramycine, la mère doit cesser l’allaitement ou l’emploi de TOBI.
7.1.3 Enfants
Enfants (< 6 ans) : L’innocuité et l’efficacité de TOBI n’ont pas été établies chez les patients âgés de moins de 6 ans. Par conséquent, Santé Canada n’a pas autorisé une indication pour cette population de patients.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : L’emploi de TOBI n’a pas été évalué chez les personnes âgées.
8 Effets indésirables
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’emploi de TOBI (Solution de Tobramycine pour Inhalation, USP) a été généralement bien toléré par les 258 participants aux 2 essais cliniques atteints de fibrose kystique et âgés de 6 à 48 ans. En plus de leur traitement habituel contre la fibrose kystique, ces patients ont reçu TOBI par tranches de 28 jours séparées de congés thérapeutiques de 28 jours, sur un total de 24 semaines.
L’altération de la voix et les acouphènes sont les seuls effets indésirables signalés par un nombre sensiblement plus élevé de patients traités que dans le groupe sous placebo. Trente-trois des patients (13 %) TOBI se sont plaints d’une altération de la voix (dysphonie), comparativement à 17 (7 %) dans le groupe sous placebo. Cette altération de la voix (dysphonie) était plus fréquente pendant les périodes de traitement, alors qu'elle tendait à devenir épisodique, et cessait spontanément pendant les congés thérapeutiques.
Huit patients (3 %) du groupe TOBI se sont plaints d'acouphènes, alors qu'aucun cas n'a été signalé dans le groupe placebo. Ces effets passagers ont fini par disparaître sans qu’il ait été nécessaire d’interrompre le traitement, et ils n’ont pas été associés à perte de l’acuité auditive lors des tests audiométriques prévus au protocole (ces tests ne coïncidaient pas nécessairement au moment des épisodes d’acouphènes). Les acouphènes sont un symptôme révélateur de la toxicité cochléaire, et leur apparition justifie une surveillance étroite pour dépister toute baisse de perception des aigus (voir 7 Mises en garde et précautions). Le nombre de patients s'étant plaints d'effets indésirables vestibulaires, notamment d'étourdissements, était similaire pour le groupe traité et le groupe placebo.
La créatininémie a augmenté d’au moins 50 % par rapport à sa valeur initiale chez 9 patients (3 %) recevant TOBI et 9 patients du groupe placebo (3 %). À la consultation suivante, la créatininémie avait diminué chez les 9 patients traités.
Tableau sommaire des effets indésirables du médicament observés durant les essais cliniques
La fréquence des effets indésirables survenus au cours du traitement chez plus de 1 % des patients traités par TOBI est présentée au Tableau 2.
Tableau 2 - Fréquence des effets indésirables survenus au cours du traitement chez plus de 1 % des patients traités par TOBI*
| Classification par système et organe / Terme privilégié | TOBI Études contrôlées par placebo avec groupe parallèle (PC-TNDS-002 / PC-TNDS-003) | |
| TOBI n = 258 (%) | Placebo n = 262 (%) | |
Poumons, thorax et médiastin Toux Pharyngite | 23,6 % 12,0 % | 21,0 % 12,2 % |
| Classification par système et organe / Terme privilégié | TOBI Études contrôlées par placebo avec groupe parallèle (PC-TNDS-002 / PC-TNDS-003) | |
| TOBI n = 258 (%) | Placebo n = 262 (%) | |
Rhinite Hémoptysie Toux grasse Dysphonie Troubles pulmonaires Asthme Dyspnée Altération de la couleur des crachats Bronchospasme Laryngite | 10,5 % 6,6 % 6,6 % 5,8 % 5,0 % 4,7 % 4,3 % 1,9 % 1,6 % 1,2 % | 6,5 % 7,6 % 8,8 % 3,1 % 4,6 % 6,9 % 8,8 % 0,8 % 1,9 % 0,0 % |
Appareil digestif Douleur abdominale Vomissements Nausées | 3,5 % 2,7 % 1,6 % | 3,4 % 2,7 % 2,7 % |
Organisme en général et point d'administration Douleur thoracique Asthénie Pyrexie Malaise Douleur | 7,0 % 5,0 % 2,3 % 1,6 % 1,2 % | 6,9 % 5,0 % 2,7 % 0,8 % 1,9 % |
Métabolisme et nutrition Anorexie | 1,6 % | 3,1 % |
Appareil locomoteur et tissu conjonctif Dorsalgie Myalgie | 1,2 % 1,2 % | 0,0 % 0,0 % |
| Classification par système et organe / Terme privilégié | TOBI Études contrôlées par placebo avec groupe parallèle (PC-TNDS-002 / PC-TNDS-003) | |
| TOBI n = 258 (%) | Placebo n = 262 (%) | |
Système nerveux Dysgueusie Céphalées Étourdissements | 6,2 % 4,3 % 1,6 % | 6,1 % 5,7 % 1,5 % |
Oreille et labyrinthe Acouphènes | 1,2 % | 0,0 % |
Paramètres biologiques Baisse des résultats aux épreuves de la fonction pulmonaire | 6,2 % | 5,0 % |
* Les effets indésirables du médicament observés durant les essais cliniques sont énumérés en fonction de la classification des termes du Medical Dictionary for Regulatory Activities (MedDRA).
On trouvera dans le Tableau 3 la liste des effets indésirables liés au traitement (signalés spontanément ou après questionnaire) survenus chez plus de 5 % des patients recevant TOBI pendant les 2 études de phase III comportant jusqu’à 3 cycles de thérapie (voir 14.1 Études cliniques par indication).
Tableau 3 - Fréquence des effets indésirables liés au traitement et survenus chez plus de 5 % des patients prenant TOBI pendant les essais de phase III (jusqu’à six mois de traitement)*
| Classification par système et organe / Terme privilégié | TOBI n = 258 (%) | Placebo n = 262 (%) |
Organisme en général Asthénie Fièvre1 Maux de tête Douleurs thoraciques Douleurs abdominales Douleurs Lombalgie Malaise | 35,7 32,9 26,7 26,0 12,8 8,1 7,0 6,2 | 39,3 43,5 32,1 29,8 23,7 12,6 8,0 5,3 |
Appareil digestif Anorexie | 18,6 | 27,9 |
| Classification par système et organe / Terme privilégié | TOBI n = 258 (%) | Placebo n = 262 (%) |
Vomissements Nausées Diarrhée | 14,0 11,2 6,2 | 22,1 16,0 10,3 |
Métabolisme et nutrition Perte de poids | 10,1 | 15,3 |
Système nerveux Étourdissements | 5,8 | 7,6 |
Appareil respiratoire Aggravation de la toux Pharyngite Augmentation de l’expectoration Rhinite Dyspnée Trouble pulmonaire Altération de la couleur des crachats Hémoptysie Baisse de la fonction pulmonaire2 Asthme Altération de la voix Sinusite Épistaxis Infection des voies resp. inférieures Hyperventilation | 46,1 38,0 37,6 34,5 33,7 31,4 21,3 19,4 16,3 15,9 12,8 8,1 7,0 5,8 5,4 | 47,3 39,3 39,7 33,6 38,5 31,3 19,8 23,7 15,3 20,2 6,5 9,2 6,5 8,0 9,9 |
Organes des sens Otalgie Dysgueusie | 7,4 6,6 | 8,8 6,9 |
Peau et annexes cutanées Érythème | 5,4 | 6,1 |
1 Comprend les plaintes subjectives de fièvre.
2 Comprend les diminutions de la fonction pulmonaire observées à l'occasion des tests ou les baisses de la capacité pulmonaire visibles sur les clichés radiographiques et associées à une affection intercurrente ou à l’administration du médicament à l’étude.
* Les effets indésirables du médicament observés durant les essais cliniques sont énumérés en fonction des Coding Symbols for a Thesaurus of Adverse Reaction Terms (COSTART).
Lors des études de suivi médical, les effets indésirables figurant dans le tableau ci-dessous (voir Tableau
- 4) sont survenus plus fréquemment chez les patients ayant reçu TOBI durant 4 à 6 cycles (sur une période de 6 à 12 mois) que chez ceux soumis à ce traitement pendant ≤ 3 cycles ou moins (jusqu’à 6 mois). Ces données doivent être interprétées en tenant compte du rôle de l’évolution chronique de la maladie sur la recrudescence des effets indésirables.
Tableau 4 - Fréquence des effets indésirables liés au traitement1 et survenus plus souvent chez les patients recevant TOBI pendant 6 à 12 mois*
| Effet indésirable | de 4 à 6 cycles n = 192 (%) | 3 cycles ou moins n = 204 (%) |
Organisme en général Asthénie Douleurs thoraciques Lombalgie Adénopathie Frissons Sudation | 44,3 36,5 10,4 8,3 6,8 5,7 | 38,2 35,3 5,9 6,9 5,9 4,9 |
Appareil digestif Anorexie Diarrhée Muguet Dyspepsie | 29,2 16,7 6,3 5,2 | 27,5 12,7 2,5 4,9 |
Appareil locomoteur Myalgie | 5,7 | 5,4 |
Appareil respiratoire Aggravation de la toux Pharyngite Augmentation des expectorations Dyspnée Rhinite Hémoptysie Baisse de la fonction pulmonaire Asthme Altération de la couleur des crachats Infection des voies resp. supérieures Altération de la voix | 49,5 47,9 43,8 41,7 37,5 31,3 28,6 28,1 24,5 13,5 12,0 | 48,0 43,6 38,2 33,8 33,3 27,0 23,0 23,5 19,1 9,8 6,4 |
| Effet indésirable | de 4 à 6 cycles n = 192 (%) | 3 cycles ou moins n = 204 (%) |
Hyperventilation Laryngite | 8,9 5,2 | 5,4 3,4 |
Organes des sens Otite moyenne | 5,2 | 2,0 |
1 Comprend les effets indésirables observés chez plus de 5 % des patients ayant reçu TOBI durant 4 à 6 cycles et à un rythme plus fréquent que chez les patients ayant reçu ce médicament durant ≤ 3 cycles ou moins. (Les patients ayant 3 cycles ou moins ont reçu du placebo pendant les études de phase III.)
* Les effets indésirables du médicament observés durant les essais cliniques sont énumérés en fonction des Coding Symbols for a Thesaurus of Adverse Reaction Terms (COSTART).
Dans le cadre de tests de suivi, les effets indésirables suivants ont été peu fréquemment observés chez les patients prenant simultanément TOBI et d’autres médicaments : mycose, hypoxie, aphtes buccaux et photosensibilité.
8.5 Effets indésirables observées après la commercialisation
Les effets indésirables suivants, signalés après la commercialisation de TOBI, ont été tirés de déclarations spontanées et d’études de cas. Comme la notification de ces réactions n'est pas obligatoire et que la taille de la population visée est incertaine, on ne peut pas en évaluer correctement la fréquence, qui demeure dès lors inconnue.
Oreille et labyrinthe
Perte de l’acuité auditive
Peau et tissus sous-cutanés
Hypersensibilité, prurit, urticaire, érythème
Système nerveux
Aphonie, dysgueusie
Poumons, thorax et médiastin
Bronchospasme, douleur oropharyngée, augmentation des expectorations, douleur thoracique
Organisme en général et point d’administration
Diminution de l’appétit
9 Interactions médicamenteuses
9.4 Interactions médicament-médicament
Aucune étude clinique sur les interactions médicamenteuses existant avec TOBI n’a été menée. Le tableau des effets indésirables observés pendant les essais cliniques était comparable pour l’ensemble de la population étudiée et chez les patients qui recevaient TOBI en association avec la dornase alfa (PULMOZYME®), un agoniste β-adrénergique, des corticostéroïdes pour inhalation, d’autres
antibiotiques anti-Pseudomonas ou des aminoglycosides en administration parentérale. Pendant la surveillance post-commercialisation, quelques patients ont fait état d’une perte grave de l’acuité auditive alors qu’ils prenaient TOBI en association avec un aminoglycoside en administration parentérale, ou après l'administration d'un médicament de ce type.
Éviter d’employer TOBI en association à d’autres médicaments pouvant avoir des effets neurotoxiques, néphrotoxiques ou ototoxiques, ou immédiatement après la prise de ces médicaments. L’administration de certains diurétiques peut augmenter la toxicité des aminoglycosides par altération des taux sériques et tissulaires de ces antibiotiques. Ne pas administrer TOBI conjointement à de l’acide étacrynique, du furosémide, de l’urée ou du mannitol intraveineux.
Selon les rapports, les médicaments suivants augmentent aussi la toxicité potentielle des aminoglycosides administrés par voie parentérale :
amphotéricine B, céfalotine, cyclosporine, tacrolimus, polymyxines (risque de néphrotoxicité accrue);
complexes de platine (risque de néphrotoxicité et d’ototoxicité accrues);
anticholinestérases, toxine botulinique (effets neuromusculaires).
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Les concentrations sériques de tobramycine doivent être obtenues par ponction veineuse et non par un prélèvement sanguin au bout du doigt. La contamination de la peau des doigts par la tobramycine peut entraîner un dosage sérique faussement élevé. Le lavage des mains avant le prélèvement n’élimine pas complètement la contamination (voir 7 Mises en garde et précautions, Surveillance et tests de laboratoire).
10 Pharmacologie clinique
10.1 Mode d’action
TOBI (Solution de Tobramycine pour Inhalation, USP) est une préparation de tobramycine spécialement conçue pour être administrée par inhalation. Une fois TOBI inhalé, on peut détecter des taux élevés de tobramycine dans les expectorations des patients atteints de fibrose kystique (mucoviscidose). Le principe actif (tobramycine) est un antibiotique de la classe des aminoglycosides dérivé de Streptomyces tenebrarius. Molécule polaire cationique, la tobramycine ne traverse pas facilement les membranes épithéliales et s’apparente aux aminoglycosides sur le plan chimique et pharmacologique. Son action, principalement bactéricide, résulte de l’interruption de la synthèse protéique dans les bactéries sensibles.
10.2 Pharmacodynamie
Voir 15 Microbiologie.
10.3 Pharmacocinétique
Absorption
La concentration en tobramycine des expectorations varie considérablement. Le rendement variable des nébuliseurs employés pour l’inhalation ainsi que des différences individuelles relatives aux pathologies des voies respiratoires peuvent expliquer cette variabilité. Après l’administration de TOBI, la tobramycine se concentre surtout dans les expectorations des voies aériennes.
- Concentration des expectorations en tobramycine
Chez le patient atteint de fibrose kystique, la concentration moyenne des expectorations en tobramycine s’élève à 1237 µg/g (médiane de 959 µg/g; fourchette comprise entre 35 et 7417 µg/g) dix minutes après l’inhalation d’une première dose de 300 mg de TOBI. La tobramycine ne s’accumule pas dans les expectorations ; après 20 semaines de traitement selon le schéma posologique recommandé, la concentration moyenne des expectorations en tobramycine s’élève à 1154 µg/g (médiane de 818 µg/g; fourchette allant d’une concentration non quantifiable à 8085 µg/g) 10 minutes après l’inhalation du médicament. La concentration des expectorations en tobramycine varie beaucoup selon les patients et d’une prise à l'autre chez un même patient. Deux heures après l’inhalation, cette concentration chute à environ 14 % des concentrations en tobramycine dans les expectorations 10 minutes après l’inhalation.
- Taux sérique de tobramycine
Chez le patient atteint de fibrose kystique, le taux moyen de tobramycine sérique est de 0,95 µg/mL (médiane de 0,91 µg/mL; fourchette comprise entre un taux non quantifiable et 3,62 µg/mL) une heure après l’inhalation d’une dose de 300 mg de TOBI. Après 20 semaines d'un traitement conforme au schéma posologique, le taux moyen de tobramycine sérique est de 1,05 µg/mL (médiane de 0,94 µg/mL; fourchette comprise entre un taux non quantifiable et 3,41 µg/mL) une heure après l’inhalation.
- Comportement pharmacocinétique systémique après l’administration de l’aérosol
Le comportement pharmacocinétique de la tobramycine a été étudié dans le cadre de deux essais cliniques de phase III grâce à une méthode d’analyse par modélisation de la population. Les données issues de cette analyse ont été comparées à la documentation existante et figurent dans le Tableau 5.
Tableau 5 - Résumé des caractéristiques pharmacocinétiques de la tobramycine présente dans le sérum après l’administration de l’aérosol
| Type de patient1 | Nbre | Dose | Nébuliseur | Ka (h-1) | T1/2α (h) | T½ β (h) | Vdéé (L) | Cl (L/h) | Méthode analytique2 | Référe nce |
| FK | 247 | 300 mg | Pari LC PlusMC | 57,33,4 | 5,794 | IFP | BGP |
| Type de patient1 | Nbre | Dose | Nébuliseur | Ka (h-1) | T1/2α (h) | T½ β (h) | Vdéé (L) | Cl (L/h) | Méthode analytique2 | Référe nce |
VS VA | 5 5 | 300 mg | pneumatique | 8,96 ± 0,47 11,23 ± 2,26 | HPLC/ IE | Le Conte (1993) ; 147(5) :1279-82 | ||||
| FK | 6 | 600 mg | à ultrasons | 1,98 ± 1,405 | 1,54 ± 0,97 | 13,0 ± 5,2 | 96,9 ± 49,6 | 6,98 ± 2,89 | IFP | Touw (1997) ; 41(1): 184-7 |
1 FK = patient atteint de fibrose kystique ; VS = volontaire sain, VA = patient sous ventilation assistée 2 HPLC = chromatographie liquide à haute performance ; IFP = épreuve d’immunofluorescence polarisée ; IE = dosage immunoenzymatique.
3 Paramètre corrigé selon la biodisponibilité absolue estimée.
4 Paramètre tiré de l’analyse pharmacocinétique de population (laboratoires Harris).
5 Moyenne ± écart-type.
Les comportements pharmacocinétiques systémiques de la tobramycine administrée par inhalation ou par voie parentérale sont comparables en termes d’élimination et de volume de distribution. Les évaluations de la demi-vie d’élimination terminale de la tobramycine sérique après l’administration de l’aérosol varient considérablement (de 1,3 à 13 heures). Les caractéristiques pharmacocinétiques systémiques de la tobramycine après l’administration de l’aérosol correspondent à un modèle à deux compartiments caractérisé par une élimination biexponentielle.
- Taux de tobramycine dans le sérum et les expectorations après l’administration de l’aérosol
Au cours d’une étude de phase II et des deux études de phase III, on a effectué le dosage de la tobramycine après administration dans le sérum et les expectorations. Les taux relevés dans le sérum et les expectorations après l’administration de l’aérosol dans le cadre des études cliniques de Novartis, ainsi que dans la documentation existante, figurent dans le Tableau 6.
Tableau 6 - Taux de tobramycine dans le sérum et les sécrétions bronchiques/expectorations après l’administration de l’aérosol
| Type de patient1 | Nbre | Dose/fréquen ce d’administrati on | Nébuliseur | Sérum (S) | Sécrétions bronchiques (sb)/ Expectorations (E) | Ratio S : E4 | Référ ence | |||
| Délai de prélèvement | Taux (µg/mL)2 | Délai de prélèvement | Taux sb (µg/mL) | Taux E (µg/g) | (%) | |||||
| FK | 61 61 61 | 300 mg/b.i.d. 300 mg/b.i.d de 600 à 1200 mg/b.i.d. | Pari LC Jet Sidestream Jet UltraNeb | 1 h 1 h 1 h | 0,57 ± 0,38 0,74 ± 0,43 0,79 ± 0,76 | 1 h 1 h 1 h | 139 ± 56 116 ± 183 388 ± 451 | 1,2 ± 1,3 1,9 ± 1,9 0,70 ± 1,3 | BGP | |
| FK | 247 | 300 mg/b.i.d. 3 cycles de 28 jours | Pari LC Plus Jet | 1 h | 1,01 ± 0,57 | 0,167 h | 1199,2 ± 1115,8 | 0,191 | BGP | |
| FK | 6 | 10,2 mg/kg | Wisto Senior | 1 h | 1,27 ± 1,07 | NS | Touw (1997) ; 41(1): 184-7) | |||
| AR | 20 | 80 mg en une prise | Non précisé | 1 h | < 0,1 à 0,2 | 0,5 h | 2,0 ± 2,26 | NS | Baran (1990) ; 84(3): 203-4 | |
| FK et AR | 14 | 80 mg/b.i.d. | Non précisé | 1 h | < 0,1 à 0,4 | Gappa (1988) ; Suppl 143:7 4-6 | ||||
VS VA CP/CT CP/CT | 5 5 5 5 | 300 mg en une prise | Atomeca Pneumatic | de 0,25 à 24 h de 0,25 à 24 h 0,5 h 0,5 h | 0,27 ± 0,15 < 0,1 0,43 0,55 | 4 h 12 h | 5,57 ± 5,523 3,61 ± 4,343 | NS | Le Conte (1993) ; 147(5) : 1279-82 | |
| FK et AR | 27 | 120 mg en une prise | Medix World Traveler-Intersurgical | de 0,25 à 1 h | 401 | Mukh opadh yay (1994) ; 88(3): 203-11 | ||||
| Type de patient1 | Nbre | Dose/fréquen ce d’administrati on | Nébuliseur | Sérum (S) | Sécrétions bronchiques (sb)/ Expectorations (E) | Ratio S : E4 | Référ ence | |||
| Délai de prélèvement | Taux (µg/mL)2 | Délai de prélèvement | Taux sb (µg/mL) | Taux E (µg/g) | (%) | |||||
| FK et AR | 22 | 666 ± 195 mg/t.i.d. | UltraNeb 100 | NR | < 0,1 à 1,5 | 0 h (immédia-tement après l’inhala-tion) | 2300 ± 1900 | NS | Smith (1989) & Webe r (1989) ; 7(4):2 65-71 | |
| FK et AR | 9 9 9 9 | 40 mg une fois par appareil | Pulmo-Aide UltraNeb UltraNeb UltraNeb | 0,05 h | de 0 à 629 de 16 à 1343 de 35 à 1980 de 94 à 3385 | Webe r (1994) : 17(5): 331-9 | ||||
1 FK = patient atteint de fibrose kystique ; VS = volontaire sain ; VA = patient sous ventilation assistée ; CP/CT = patient atteint de cancer du poumon et ayant subi une chirurgie thoracique ; AR = affection respiratoire ; NS = non signalé.
2 Moyenne ± écart-type.
3 Taux tissulaire mesuré à la biopsie des poumons.
4 Rapport moyen sérum/expectorations chez 56, 59 et 57 patients utilisant respectivement les appareils Pari LC, Sidestream et UltraNeb.
b.i.d. = deux fois par jour; t.i.d = trois fois par jour; NS = non reporté
Les taux sériques obtenus lors des essais cliniques sont comparables à ceux relevés dans la documentation relative à l’administration d’aérosol de tobramycine chez les patients atteints de fibrose kystique, et se situent en dessous des taux qui suivent l’administration parentérale de doses thérapeutiques (entre 1,7 et 4,0 mg/kg). Dans le cadre des essais cliniques, le taux moyen de tobramycine détecté dans les expectorations 10 minutes après l’inhalation au moyen du nébuliseur Pari LC PlusMC était d’environ 1200 µg/g (médiane = 959 µg/g ; fourchette comprise entre 35 et 7417 µg/g). Chez 97 % des patients, le taux de tobramycine dans les expectorations dépassait la valeur cible de 128 µg/g.
Élimination
Chez les patients atteints de fibrose kystique, la demi-vie d’élimination sérique terminale apparente de la tobramycine après l’inhalation d’une dose unique de 300 mg de TOBI était de 3 heures. En supposant que la tobramycine absorbée par inhalation réagisse de la même façon que la tobramycine administrée par voie i.v., la fraction absorbée par voie systémique est éliminée principalement par filtration glomérulaire. Quant à la fraction de tobramycine non absorbée après la prise de TOBI, il est probable qu'elle soit éliminée dans les expectorations ou par voie gastro-intestinale.
Populations et états pathologiques particuliers
- L’âge : Quoi qu’il en soit, ce taux tend à augmenter dans les expectorations avec l’âge des individus (fourchette comprise entre 6 et 48 ans). Néanmoins, ce facteur a été jugé négligeable du point de vue clinique en raison des variations considérables observées dans chacune des tranches d’âge (de 6 à 12 ans, de 13 à 17 ans et 18 ans ou plus).
- Sexe : Aucune différence significative du taux de tobramycine dans les expectorations ou le sérum n’a été relevée entre les patients des deux sexes.
11 Conservation, stabilité et mise au rebut
Conserver TOBI au réfrigérateur, entre 2 et 8 °C. Les sachets (intacts ou ouverts) peuvent être conservés à température ambiante (inférieure à 25 °C) jusqu’à 28 jours. Utiliser TOBI avant la date de péremption imprimée sur l’ampoule, si le produit est réfrigéré (entre 2 et 8 °C), ou dans un délai de 28 jours s’il est conservé à la température ambiante (inférieure à 25 °C).
Des ampoules TOBI ne doivent pas être exposées à la lumière intense. La solution contenue dans l’ampoule est légèrement jaunâtre, mais peut foncer avec le temps si elle n’est pas réfrigérée ; un changement de couleur ne signifie toutefois pas que la qualité du produit est altérée dans la mesure où la solution a été conservée conformément aux instructions.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la
substance médicamenteuse :
tobramycine
Nom chimique : O-3-amino-3-désoxy-α-D-glucopyranosyl-(1→4)-O-[2,6-diamino-2,3,6-tridésoxy-α-D-ribo-hexopyranosyl-(1→6)]-2-désoxy-L-streptamine
Formule moléculaire et masse
moléculaire :
C18H37N5O9 467,52
Formule de structure :
Propriétés physicochimiques : La tobramycine est une poudre cristalline de couleur blanche ou blanchâtre, soluble dans 1,5 volume d’eau, très peu soluble dans l’éthanol à 95 %, et pratiquement insoluble dans le chloroforme et l’éther. Le pH de la tobramycine diluée au dixième se situe entre 9 et 11. La température de fusion de la tobramycine est de 217 °C.
14 Études cliniques
14.1 Études cliniques par indication
Prise en charge des patients atteints de fibrose kystique avec Pseudomonas aeruginosa
Deux essais (étude 1 et étude 2) en double aveugle portant sur des patients atteints de fibrose kystique avec Pseudomonas aeruginosa, sélectionnés de façon aléatoire et répartis en groupes parallèles, dont un groupe de contrôle sous placebo, ont été réalisés dans 69 centres de traitement de la fibrose kystique aux États-Unis sur une durée de 24 semaines. Les enfants de moins de six ans, et les patients dont la créatininémie était supérieure à 2 mg/dL ou dont les expectorations contenaient Burkholderia cepacia ont été exclus de ces essais. Chez tous les participants, le volume expiratoire maximum / seconde initial (VEMS) se situait entre 25 et 75 % de la normale. Au cours de ces essais, 258 patients
HO
NH2
NH2 O
HO
NH2
CH2NH2
O O
O
CH2OH
H2N OH
HO
ont reçu TOBI à titre externe (voir Tableau 8) au moyen d’un nébuliseur portatif réutilisable PARI LC PLUSMC et d’un compresseur DeVilbiss Pulmo-AideMD.
Tableau 8 – Schémas posologiques utilisés pendant les essais cliniques
| 1er cycle | 2e cycle | 3e cycle | ||||
| 28 jours | 28 jours | 28 jours | 28 jours | 28 jours | 28 jours | |
TOBI n = 258 | TOBI 300 mg b.i.d. | congé thérapeutique | TOBI 300 mg b.i.d. | congé thérapeutique | TOBI 300 mg b.i.d. | congé thérapeutique |
Placebo n = 262 | placebo b.i.d. | congé thérapeutique | placebo b.i.d. | congé thérapeutique | placebo b.i.d. | congé thérapeutique |
b.i.d = deux fois par jour.
Tous les patients ont reçu TOBI ou le placebo (solution saline contenant 1,25 mg aromatisée à la quinine) en plus du traitement standard préconisé contre la fibrose kystique, lequel comporte l’administration par voies orale et parentérale d’agents anti-Pseudomonas, l’emploi d’agonistes β2-adrénergiques et d’acide cromoglycique, l’inhalation de corticostéroïdes et, le recours aux techniques de dégagement des voies aériennes. En outre, environ 77 % des participants ont reçu simultanément de la dornase alfa (PULMOZYME®).
Les deux essais ont permis de constater une amélioration significative de la fonction pulmonaire chez les patients recevant TOBI. Dans le groupe TOBI des participants à l’étude 1, cette amélioration s’est traduite par une augmentation moyenne d’environ 11 % (valeur de départ établie à la semaine 0) du VEMS au début au cours des 24 semaines de traitement, alors que dans le groupe placebo, aucune amélioration du VEMS n'a été relevée en moyenne. Dans le cadre de l’étude 2, cette amélioration était en moyenne de 7 % environ chez les patients traités, et d'environ 1 % dans le groupe placebo. La modification relative moyenne du VEMS observée au cours des 24 semaines de traitement dans le cadre des deux essais est illustrée en Figure 1.
Figure 1 - Modification relative moyenne du VEMS initial
-4
-2
0
2
4
6
8
10
12
14
16
Nombre de semaines écoulées
Étude 2 : TOBI (n = 149*)
Étude 1 : TOBI (n = 109*)
Étude 1 : placebo (n = 114*)
Étude 2 : placebo (n = 148*)
2 4 6 24
20
16
8 12
traitement traitement traitement
0 *nombre de patients au début
*nombre de patients au départ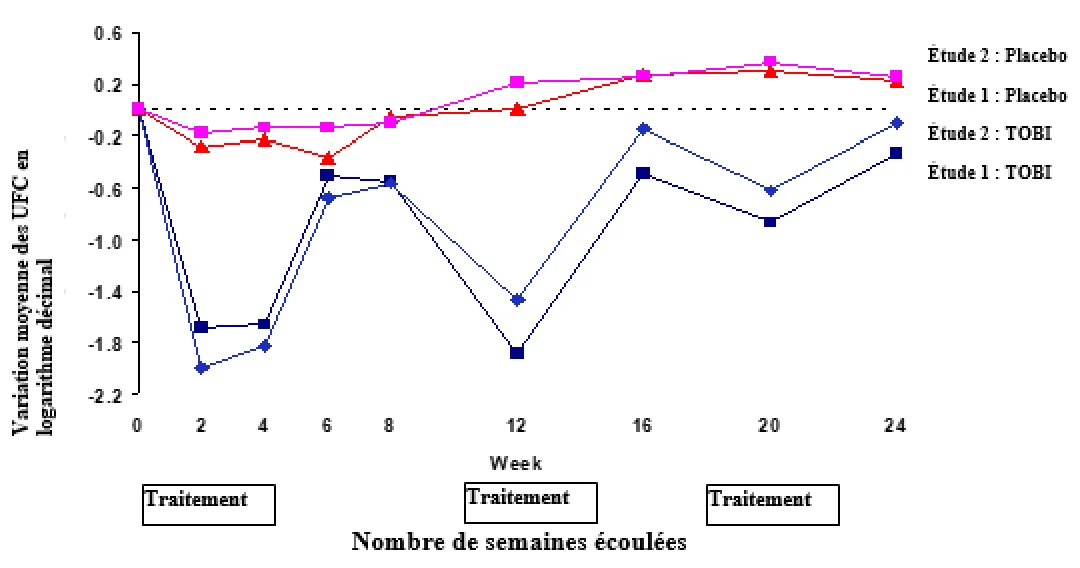
Dans les deux essais, la prise de TOBI a entraîné une diminution significative (environ un logarithme décimal) du nombre d’UFC (Unité Formant Colonie) de P. aeruginosa dans les expectorations au cours des périodes de traitement. La densité microbienne des expectorations revenait à sa valeur initiale pendant les congés thérapeutiques. Les diminutions de la densité des expectorations en bactéries étaient moins importantes à chaque nouveau cycle (voir Figure 2).
Figure 2 - Variation moyenne absolue du nombre initial d’UFC en logarithme décimal
Les participants traités avec TOBI ont été hospitalisés sur une durée moyenne de 5,1 jours, et ceux du groupe placebo pendant 8,1 jours. L’antibiothérapie anti-Pseudomonas s'est étalée sur 9,6 jours chez les patients TOBI, et sur 14,1 jours dans le groupe placebo. Au cours des six mois de traitement, 40% des patients sous TOBI et 53 % des patients sous placebo ont reçu des antibiotiques anti-Pseudomonas par voie parentérale.
Comparé au placebo, le traitement actif en trois cycles a occasionné une baisse de la sensibilité in vitro à la tobramycine des isolats de P. aeruginosa. Ainsi, le pourcentage de patients chez lesquels l’inhibition des isolats de P. aeruginosa exigeait une CMI (Concentration Minimale d`Inhibition) en tobramycine égale ou supérieure à 16 µg/mL est passé de 13 % à 23 % au terme des six mois de traitement avec TOBI, comparé au groupe placebo dont les chiffres étaient respectivement de 10 et 8 %.
La relation entre la sensibilité in vitro des bactéries à la tobramycine et les résultats cliniques consécutifs à l’emploi de TOBI n'est toujours pas éclaircie. Toutefois, quatre des patients sous TOBI avec une CMI relative aux isolats de P. aeruginosa égale ou supérieure à 128 µg/mL au début de l'essai, n’ont eu ni une amélioration du VEMS ni une diminution de la densité microbienne des expectorations.
Au cours des trois cycles de traitement avec TOBI, on a pu observer une baisse de la concentration de S. aureus dans les expectorations, alors que la concentration des genres Aspergillus et C. albicans avait augmenté.
15 Microbiologie
In vitro, la tobramycine est active contre une large variété de micro-organismes gram négatifs, notamment P. aeruginosa. En concentration égale ou légèrement supérieure à la concentration inhibitrice, la tobramycine a une action bactéricide.
- Sensibilité aux antibiotiques
Un seul crachat prélevé chez un patient atteint de fibrose kystique peut contenir plusieurs types morphologiques de P. aeruginosa; la sensibilité in vitro à la tobramycine de chaque type morphologique de cette bactérie peut varier.
On pourra avoir recours aux méthodes de vérification de la sensibilité in vitro des micro-organismes à la tobramycine pour usage parentéral afin de vérifier la sensibilité de P. aeruginosa isolé chez les patients atteints de fibrose kystique.
Le seuil de sensibilité établi pour l'administration parentérale de tobramycine ne s’applique pas à la préparation TOBI pour inhalation. La relation entre les résultats des épreuves de vérification de la sensibilité in vitro et les données cliniques du traitement par TOBI n’est pas encore éclaircie (voir 14.1 Études cliniques par indication).
Comme indiqué en Figure 3, la sensibilité in vitro à la tobramycine des isolats de P. aeruginosa tendait à diminuer chez les participants aux deux essais ayant reçu TOBI pendant six mois (trois cycles), contrairement au groupe placebo. La portée clinique de ces observations nécessite des recherches plus approfondies pour ce qui est du traitement des infections à P. aeruginosa chez les patients atteints de fibrose kystique (voir 14.1 Études cliniques par indication). On a observé une baisse semblable de la sensibilité à l’amikacine chez des patients traités avec TOBI pendant trois cycles.
Figure 3 - Répartition des fréquences cumulées des valeurs CMI de tobramycine pour tous les isolats de P. aeruginosa (trois cycles de traitement avec TOBI)
0
1 0
2 0
3 0
4 0
5 0
6 0
7 0
8 0
9 0
1 0 0
≤ 0 ,2 5 1 4 1 6 6 4 2 5 6 > 5 1 2
C M I e n to b r a m y c in e (µ g /m L )
V is ite 3 (s e m a in e 0 )
V is ite 1 0 (s e m a in e 2 0 )
- Effets sur la flore respiratoire
Aucun élément ne permet de supposer que le traitement de trois cycles maximum avec TOBI ait favorisé une recrudescence des cas de surinfection à B. cepacia ou à A. xylosoxidans (voir Tableau 9). Entre les 3e et 10e visites (semaines 0 et 20), le nombre de patients recevant TOBI et infectés par H. influenzæ et S. aureus a diminué. Aucun changement apparent n'est survenu dans le nombre de patients infectés par S. pneumoniæ. Cependant, le nombre de patients du groupe TOBI infectés par Aspergillus sp. ou C. albicans a augmenté entre les 3e et 10e visites (semaines 0 et 20). La portée clinique de ces observations n’est pas éclaircie (voir Tableau 10).
Tableau 9 - Nombre de patients avec des infections survenant lors du traitement par des micro-organismes intrinsèquement résistants à la tobramycine et survenues lors des études contrôlées par placebo
| Agent pathogène | TOBI | Placebo |
| N = 258 (%) | N = 262 (%) | |
| B. cepacia | 0 (0,0) | 1 (0,4) |
| S. maltophilia | 6 (2,3) | 10 (3,8) |
| A. xylosoxidans | 1 (0,4) | 3 (1,1) |
Tableau 10 - Nombre de patients chez qui des agents pathogènes gram positifs ou fongiques ont été isolés (3e et 10e visites, semaines 0 et 20) lors des études contrôlées par placebo
| Agent pathogène | TOBI | Placebo | ||
3e visite N = 258 (%) | 10e visite N = 234 (%) | 3e visite N = 262 (%) | 10e visite N = 234 (%) | |
| H. influenzae | 11 (4,3) | 0 (0,0) | 12 (4,6) | 7 (3,0) |
| S. aureus | 109 (42,2) | 78 (33,3) | 91 (34,7) | 93 (39,7) |
| S. pneumoniae | 6 (2,3) | 3 (1,3) | 10 (3,8) | 7 (3,0) |
| Aspergillus sp. | 52 (20,2) | 70 (29,9) | 62 (23,7) | 47 (20,1) |
| C. albicans | 110 (42,6) | 134 (57,3) | 109 (41,6) | 110 (47,0) |
| Autre pathogène fongique | 14 (5,4) | 12 (5,1) | 8 (3,0) | 5 (2,1) |
16 Toxicologie non clinique
Toxicologie générale :
- Étude de toxicité : administration par inhalation
Trois études portant sur la toxicité de la tobramycine administrée par inhalation ont été réalisées dans le but d'établir l’innocuité de cette voie d’administration chez l’homme : une étude de 14 jours sur des rats et des cochons d'Inde, une autre étude de 14 jours sur des rats, et enfin une étude de 6 mois sur des rats. Les conditions d’exposition reproduisaient le plus fidèlement possible l’administration en milieu clinique, en l’occurrence la posologie quotidienne et les caractéristiques de l’aérosol. Il n'a pas été possible de déterminer un seuil de tolérance maximal type pour chaque dose de TOBI faute de pouvoir prolonger l’exposition des cochons d’Inde (au-delà de trois heures) et des rats (au-delà de six heures) sans risquer de les faire mourir pour des raisons indépendantes du traitement médicamenteux (par exemple, la déshydratation ou l’hypothermie).
L’inhalation de tobramycine a été bien tolérée par les rats et les cochons d’Inde, et n’a occasionné aucune manifestation clinique de toxicité ou de mortalité attribuable à l’emploi du médicament, même aux doses les plus fortes.
Cancérogénicité :
Une étude d’une durée de deux ans, menée sur le rat, comportant l’inhalation de TOBI et visant à évaluer le pouvoir cancérigène de ce produit a été menée à terme. Les rats ont été exposés à TOBI jusqu’à 1,5 heure par jour durant 95 semaines. On a observé chez les rats des taux de tobramycine sérique pouvant atteindre 35 μg/mL, comparativement à un taux maximal de 3,62 μg/mL observé lors des essais cliniques chez les patients atteints de fibrose kystique. Aucune augmentation de l'incidence de tumeurs de quelque type que ce soit liée à l’exposition au médicament n’a été observée.
Génotoxicité :
Aucune étude de mutagénicité n'a été faite avec TOBI. Le pouvoir génotoxique de tobramycine a été évalué grâce à une série de tests in vitro et in vivo. La réalisation du test d’Ames, sur cinq souches de testeurs, n’a entraîné aucune augmentation notable du nombre de mutants inverses, qu’il y ait ou non eu activation métabolique. L’exposition de cellules de lymphome de souris à des doses de tobramycine jusqu’à 5000 µg/mL n’a entraîné aucune mutation, avec ou sans activation métabolique du S9. De même, l’exposition de cellules ovariennes de hamster chinois à la tobramycine, avec ou sans activation métabolique, n’a pas provoqué d’aberrations chromosomiques. Enfin, les résultats du test du micronoyau de souris effectué in vivo avec la tobramycine se sont révélés négatifs.
Toxicologie pour la reproduction et le développement :
Aucune étude de reproduction n'a été faite avec TOBI. Cependant, l’administration par voie sous-cutanée de doses de tobramycine jusqu’à 100 mg/kg n’a eu aucun effet néfaste sur l’accouplement ou la fertilité de rats mâles et femelles.