


Monographie de produit - Erfa-Amikacin
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique / teneur | Ingrédients non médicinaux |
| Voie Intramusculaire Voie Intraveineuse | Solution aqueuse stérile Fiole de 2 mL, contenant 500 mg d’équivalant amikacine | Acide sulfurique (pour ajustement de pH), citrate de sodium, eau pour injection, métabisulfite de sodium. |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
L'amikacine est un antibiotique aminoside semi-synthétique qui agit principalement contre les micro-organismes Gram négatif, incluant Pseudomonas. C'est un antibiotique bactéricide qui altère la croissance bactérienne en inhibant précisément la synthèse des protéines dans les bactéries sensibles.
Pharmacocinétique
L'amikacine est facilement libérée et rapidement absorbée lorsqu'elle est administrée par voie I.V. ou I.M. La demi-vie sérique moyenne du médicament est de 2,2 heures et le taux moyen de clairance rénale est de 1,24 mL/kg/min. Aucune accumulation n'a été associée à l'administration toutes les 12 heures chez les patients présentant une fonction rénale normale.
Chez 36 nouveau-nés, ayant reçu 7,5 mg/kg d'amikacine par voie I.M. ou I.V., toutes les 12 heures, la demi-vie sérique moyenne était de 5,4 ± 2 heures et la concentration sérique maximale moyenne était de 17,7 ± 5,4 mcg/mL. Aucune accumulation n’a été observée pendant la période d'administration de 10 à 14 jours. Suivant l'administration I.M. d'une dose de 7,5 mg/kg chez 8 nouveau-nés, la concentration sérique maximale moyenne a été atteinte après 32 minutes.
L'amikacine n'est pas métabolisée, de petites quantités (de 1 à 2% de la dose) sont excrétées dans la bile, et le restant (98% à 99%) est excrété dans l'urine par filtration glomérulaire. Le taux moyen de liaison aux protéines sériques est de 11% lorsque la concentration se situe entre 5 mcg/mL et 50 mcg/mL de sérum. Le volume de distribution de l'amikacine est de 25% à 30% du poids corporel. La pharmacocinétique de l’amikacine demeure linéaire pour tout l'intervalle posologique étudié (de 0,5 mcg/kg à 9 mg/kg).
Les études de tolérance effectuées chez des volontaires en bonne santé ont révélé que l'amikacine est bien tolérée localement par suite d'une administration répétée par voie I.M. Lorsqu'on a administré la dose maximale recommandée de médicament, aucun cas d'ototoxicité ou de néphrotoxicité n’a
été signalé. Il n'existe aucune preuve d'accumulation médicamenteuse lors de l'administration répétée des doses recommandées pendant 10 jours.
Une dose de 7,5 mg/kg a été administrée chez des femmes en bonne santé avant un avortement thérapeutique ou une stérilisation par hystérectomie. Chez le fœtus, l'amikacine a atteint une concentration maximale de 8 mcg/g dans les poumons et de 16,8 mcg/g dans les reins. Aucune activité antibiotique n'a été décelée dans le foie.
INDICATIONS ET UTILISATION CLINIQUE
ERFA-AMIKACINMC est indiqué dans le traitement à court terme des infections graves dues à des souches sensibles des espèces Pseudomonas, Escherichia coli, espèces Proteus, Klebsiella - Enterobacter - Serratia, espèces Providencia, espèces Salmonella, espèces Citrobacter et Staphylococcus aureus.
L'efficacité clinique a été démontrée pour la bactériémie, la septicémie (y compris la septicémie néonatale), l'ostéomyélite, l'arthrite septique; les voies respiratoires, les voies urinaires, les infections intra-abdominales (y compris la péritonite) et les abcès des tissus mous.
On devrait effectuer des études bactériologiques appropriées afin d'identifier les micro- organismes responsables et de déterminer leur sensibilité. On devrait également recourir aux interventions chirurgicales appropriées lorsque cela est indiqué.
Pour réduire le développement de bactéries pharmacorésistantes et maintenir l'efficacité d'ERFA-AMIKACINMC et d'autres médicaments antibactériens, ERFA-AMIKACINMC ne doit être utilisé que pour traiter des infections démontrées ou fortement suspectées être causées par des bactéries sensibles. Lorsque des informations sur la culture et la sensibilité sont disponibles, elles doivent être prises en compte lors de la sélection ou de la modification de la thérapie antibactérienne. En l'absence de telles données, l'épidémiologie locale et les profils de susceptibilité peuvent contribuer à la sélection empirique de la thérapie.
CONTRE-INDICATIONS
ERFA-AMIKACINMC est contre-indiqué chez les patients qui présentent une allergie connue à l'amikacine ou à une de ces composantes.
Des antécédents d'hypersensibilité ou de réactions toxiques graves aux aminosides peuvent constituer une contre-indication à l'utilisation de tout aminoside en raison du risque connu de sensibilités croisées observées avec les médicaments de cette classe.
MISES EN GARDE
Les patients recevant l’amikacine devraient faire l'objet d'une surveillance et d'une évaluation étroite en raison du risque potentiel d'ototoxicité et de néphrotoxicité, associé à son utilisation. L'innocuité du médicament pour des périodes de plus de 14 jours de traitement n'a pas été établie.
La neurotoxicité, qui se manifeste par une ototoxicité vestibulaire et/ou auditive bilatérale, peut survenir chez des patients traités aux aminosides. Le risque d'ototoxicité induite par un aminoside est plus élevé chez les patients atteints d'une insuffisance rénale, que chez les patients recevant des doses élevées ou chez ceux qui suivent un traitement prolongé. La surdité pour les sons aigus se manifeste habituellement en premier et peut être seulement décelée par une évaluation audiométrique. Des vertiges peuvent survenir, ce qui peut signifier la présence d'une lésion vestibulaire. D'autres manifestations possibles de la neurotoxicité sont l'engourdissement, les picotements de la peau, les secousses musculaires et les convulsions. Le risque d'ototoxicité associé aux aminosides augmente selon le degré d'exposition à des concentrations sériques maximales ou minimales persistantes. Les patients atteints de lésions cochléaires ou vestibulaires peuvent ne manifester aucun symptôme au cours du traitement. Par conséquent, aucun signe ne laisse supposer la présence d'ototoxicité. Une surdité bilatérale irréversible, partielle ou totale, ou des vertiges invalidants peuvent apparaître après l'arrêt du traitement. Cette ototoxicité induite par les aminosides est habituellement irréversible.
Les aminosides sont potentiellement néphrotoxiques. Le risque de néphrotoxicité est plus élevé chez les patients atteints d'une insuffisance rénale, que chez ceux qui reçoivent des doses élevées ou chez ceux qui suivent un traitement prolongé.
Au début de tout traitement, il faut surveiller étroitement la fonction rénale et celle du huitième nerf crânien, particulièrement chez les patients que l'on sait atteints ou chez lesquels on soupçonne la présence d’une insuffisance rénale, ainsi que chez ceux dont la fonction rénale est normale au départ mais qui manifestent des signes de dysfonctionnement rénal pendant le traitement. Les concentrations sériques d'amikacine devraient être surveillées lorsque cela est possible afin d’assurer qu'elles sont adéquates et pour éviter qu'elles ne deviennent toxiques. On devrait effectuer des analyses d'urine pour déceler une diminution de la densité, une augmentation de l'excrétion des protéines et la présence de cellules ou de cylindres. On devrait mesurer, à intervalles réguliers, les taux d'azote uréique du sang et de créatinine sérique ou la clairance de la créatinine. Lorsque cela est possible, on devrait faire des audiogrammes en série chez les patients suffisamment âgés pour se soumettre à ce test, particulièrement chez les patients exposés à un risque élevé. Les signes d'ototoxicité (étourdissements, vertiges, acouphènes, bourdonnement dans les oreilles et perte auditive) ou de néphrotoxicité dictent l'arrêt du médicament ou un ajustement de la dose.
On devrait éviter l'utilisation concomitante ou séquentielle, par voie orale, générale ou topique, d'autres agents neurotoxiques ou néphrotoxiques, particulièrement la bacitracine, le cisplatine, l'amphotéricine B, la céphaloridine, la paromomycine, la viomycine, la polymyxine B, la colistine, la vancomycine ou d'autres aminosides. L'âge avancé et la déshydratation sont aussi des facteurs qui peuvent accroître le risque de toxicité.
On devrait éviter l'administration concomitante d’amikacine et de diurétiques puissants (acide éthacrynique ou furosémide), car les diurétiques en eux-mêmes peuvent causer l'ototoxicité. De plus, lorsqu'ils sont administrés par voie intraveineuse, les diurétiques peuvent aggraver la toxicité aux aminosides en altérant les concentrations sériques et tissulaires des antibiotiques.
Le blocage neuromusculaire et la paralysie respiratoire ont été signalés à la suite d'une injection parentérale, d'une instillation topique (comme lors d'une irrigation orthopédique et abdominale ou du traitement local d'un empyème) ou de l'administration par voie orale d'aminosides. On devrait tenir compte du risque de paralysie respiratoire lorsqu'on administre des aminosides, quelle que soit la voie utilisée, particulièrement chez les patients recevant des anesthésiques ou des inhibiteurs neuromusculaires, tels que la tubocurarine, la succinylcholine ou le décaméthonium, ou chez les patients recevant des transfusions massives de sang, renfermant de l'acide citrique comme anticoagulant. Si un blocage neuromusculaire survient, les sels de calcium peuvent inverser la paralysie respiratoire, mais un appareil d'oxygénothérapie peut s'avérer nécessaire.
ERFA-AMIKACINMC contient du métabisulfite de sodium, un sulfite qui peut entraîner, chez certaines personnes sensibles, des réactions de type allergique, incluant des symptômes anaphylactiques ou des épisodes asthmatiques qui peuvent être menaçants pour la vie. La prévalence globale de la sensibilité aux sulfites dans la population générale est rare et probablement faible. La sensibilité aux sulfites est observée plus fréquemment chez les sujets asthmatiques.
Si l'on administre de l’amikacine en même temps que d'autres agents antibactériens pour traiter des infections mixtes ou des surinfections, on ne devrait pas mélanger les agents ensemble. Chaque agent devrait être administré séparément, conformément à la voie d'administration et au schéma posologique recommandés.
Gastro-intestinal
Maladie associée à Clostridium difficile
Des cas de maladie associée à Clostridium difficile (MACD) ont été signalés avec l'utilisation de nombreux agents antibactériens, y compris l'amikacine. La sévérité des MACD peut varier, de la diarrhée légère à la colite mortelle. Il est important d'envisager ce diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, de colite pseudomembraneuse, de mégacôlon toxique ou de perforation du côlon après l'administration de tout agent antibactérien. Des cas de MACD ont été signalés plus de deux mois après l'administration d'agents antibactériens.
Le traitement avec des agents antibactériens peut altérer la flore normale du côlon et permettre la prolifération de Clostridium difficile. C. difficile produit des toxines A et B qui contribuent au développement de la MACD. La MACD peut causer une morbidité et une mortalité importantes. La MACD peut être réfractaire à la thérapie antimicrobienne.
Si le diagnostic de MACD est suspecté ou confirmé, des mesures thérapeutiques appropriées doivent être prises. Les cas bénins de MACD répondent habituellement à l'arrêt des antibactériens non dirigés contre Clostridium difficile. Dans les cas modérés à sévères, il faut envisager une prise en charge avec des fluides et des électrolytes, une supplémentation en protéines et un traitement antibactérien cliniquement efficace contre Clostridium difficile. L'évaluation chirurgicale doit être instituée si indiqué cliniquement, car une intervention chirurgicale peut être nécessaire dans certains cas graves (voir EFFETS INDÉSIRABLES).
PRÉCAUTIONS
Les aminosides sont rapidement et presque totalement absorbés lorsqu'ils sont administrés par voie topique, sauf dans la vessie, lors d'interventions chirurgicales. Une surdité irréversible, une insuffisance rénale et la mort, attribuables à un blocage neuromusculaire, ont été signalées à la suite d'irrigation par une préparation d'aminosides des champs chirurgicaux petits et grands.
On devrait éviter l'utilisation concomitante ou en série d'autres agents ototoxiques ou néphrotoxiques, par voie systémique ou topique, en raison du risque d'effets additifs. On a signalé une augmentation de la néphrotoxicité après l'administration concomitante par voie parentérale d'antibiotiques aminosides et de céphalosporines. L'emploi simultané d'une céphalosporine peut faussement augmenter les taux de créatinine sérique.
Ototoxicité
On devrait effectuer une audiométrie avant le traitement chez les patients présentant une insuffisance rénale et une ototoxicité. De plus, on devrait répéter ce test durant le traitement. Lorsqu'un patient présente des acouphènes ou une perte auditive subjective, le médecin traitant devrait fortement considérer l'abandon du traitement d’amikacine (voir MISES EN GARDE).
Néphrotoxicité
Au cours du traitement, les patients doivent être bien hydratés. On devrait également évaluer leur fonction rénale par les méthodes habituelles avant d'amorcer le traitement et, quotidiennement, pendant toute sa durée. Une réduction de la dose (voir POSOLOGIE) s'avère nécessaire si des signes de dysfonctionnement rénal se manifestent, tels que la présence de cylindres urinaires, d'érythrocytes ou de leucocytes, une albuminurie, une baisse de la clairance de la créatinine, une réduction de la densité urinaire, une augmentation des taux d'azote uréique du sang ou de créatinine sérique ou une oligurie. Si l'azotémie augmente ou s'il y a diminution progressive du débit urinaire, on devrait cesser le traitement.
Les patients âgés peuvent présenter une altération de la fonction rénale non-décelable par les tests de dépistage habituels, tels que la mesure des taux d'azote uréique du sang ou de créatinine sérique. La détermination de la clairance de la créatinine peut s'avérer, dans ce cas, plus utile. L'évaluation de la fonction rénale des patients âgés, au cours du traitement par les aminosides, est particulièrement importante.
Neurotoxicité
On a observé chez des animaux de laboratoire, qui avaient reçu des doses élevées d'amikacine, un blocage neuromusculaire et une paralysie musculaire. On devrait tenir compte du risque de blocage neuromusculaire et de paralysie respiratoire lorsqu'on administre l'amikacine en même temps que des anesthésiques ou des inhibiteurs neuromusculaires. Si un blocage survient, les sels de calcium peuvent inverser ce phénomène.
Les aminosides devaient être utilisés avec prudence chez les patients souffrant de troubles musculaires, tels qu'une myasthénie grave ou le parkinsonisme, car ces médicaments peuvent aggraver la faiblesse musculaire en raison de leurs effets potentiels, semblables à ceux du curare, sur la jonction neuromusculaire.
Sensibilité / résistance
Développement de bactéries pharmacorésistantes
Prescrire ERFA-AMIKACINMC en l'absence d'une infection bactérienne confirmée ou fortement suspectée est peu susceptible de procurer des avantages au patient et peut favoriser le développement des bactéries pharmacorésistantes.
Grossesse
Les aminosides peuvent entraîner des lésions fœtales lorsqu'ils sont administrés à des femmes enceintes. Les aminosides traversent le placenta. On a signalé plusieurs cas de surdité irréversible totale et congénitale bilatérale chez des enfants dont la mère avait reçu de la streptomycine pendant la grossesse. Bien que des effets indésirables graves chez les fœtus ou les nouveau-nés n'aient pas été signalés au cours du traitement de femmes enceintes par d'autres aminosides, le risque de lésions est omniprésent. Des études portant sur l'amikacine et la reproduction ont été menées chez des rats et des souris et n'ont pas révélé l'altération de la fertilité ni des lésions chez le fœtus attribuables à l'amikacine. Aucune étude bien contrôlée n'a été effectuée chez des femmes enceintes, mais l'expérience lors des essais cliniques n'a pas révélé d'effets indésirables chez le fœtus. Si une patiente prend ce médicament pendant sa grossesse ou si elle devient enceinte pendant le traitement, elle doit être informée des risques possibles pour le fœtus.
Mères allaitantes
On ne sait pas si ce médicament est excrété dans le lait humain. En règle générale, la patiente ne devrait pas allaiter si elle prend un médicament, quel qu'il soit, car de nombreux médicaments sont excrétés dans le lait maternel.
Pédiatrie
Les aminosides devraient être utilisés avec prudence chez les prématurés et les nouveau-nés, en raison de l'immaturité des reins de ces patients qui prolonge la demi-vie sérique de ces médicaments.
Autres
Comme dans le cas d'autres aminosides, l'utilisation de l'amikacine peut entraîner croissance accrue de micro-organismes non sensibles. Dans ce cas, on devrait amorcer le traitement approprié.
Le mélange in vitro d'aminosides et de bêtalactamines (pénicillines ou céphalosporines) peut causer une inactivation réciproque importante. Une réduction de l'activité sérique peut également survenir lorsqu'un aminoside ou un médicament de type pénicilline est administré in vivo par des voies distinctes. L'inactivation d'un aminoside est importante sur le plan clinique seulement chez les patients présentant une insuffisance rénale grave. L'inactivation peut se poursuivre dans les échantillons de liquides corporels prélevés pour les antibiogrammes, ce qui pourrait fausser les taux d'aminosides. De tels échantillons devraient être manipulés de façon appropriée (les échantillons doivent être analysés rapidement ou être congelés ou traités avec une bêtalactamase).
EFFETS INDÉSIRABLES
Tous les aminosides peuvent causer l'ototoxicité, une toxicité rénale et un blocage neuromusculaire (voir MISE EN GARDE et PRÉCAUTION). Ces toxicités surviennent plus fréquemment chez les patients atteints d'insuffisance rénale, chez les patients recevant d'autres agents ototoxiques ou néphrotoxiques, chez ceux traités pendant de longues périodes et/ou recevant des doses dépassant celles recommandées.
Néphrotoxicité
On a observé les effets suivants : insuffisance rénale, résultats anormaux des analyses des urines, incluant une albuminurie, présence d'érythrocytes, de leucocytes et de cylindres granulaires ; azotémie, hémoglobinurie, oligurie, taux élevés d'azote uréique du sang ou de créatinine sérique ou diminution de la clairance de la créatinine. Dans la plupart des cas, ces changements ont été réversibles lorsqu'on a cessé l'administration du médicament.
Tel qu’attendu avec tout aminoglycoside, on a signalé, après la commercialisation du produit, des cas de néphropathie toxique et d'insuffisance rénale aiguë.
Neurotoxicité/ototoxicité
Les effets toxiques exercés sur le huitième nerf crânien peuvent entraîner une perte de l'audition et/ou une perte d'équilibre. L'amikacine affecte principalement la fonction auditive. La lésion cochléaire, qui inclut la surdité pour les sons aigus, survient habituellement avant que la perte auditive clinique puisse être décelée par évaluation audiométrique. On a signalé les effets suivants : acouphènes, vertiges, étourdissements, nystagmus, sensation de pesanteur dans l'oreille, démarche chancelante et surdité partielle (réversible ou irréversible). Ces effets étaient habituellement associés à des doses plus élevées que celles recommandées. L'évolution rapide vers une perte de l'audition peut survenir chez les patients présentant un dysfonctionnement rénal qui sont traités en même temps avec de l’amikacine et un diurétique à action rapide administré par voie intraveineuse, comme par exemple l'acide éthacrynique, le furosémide ou le mannitol.
Neurotoxicité /blocage neuromusculaire
Une paralysie musculaire aiguë et l'apnée peuvent survenir à la suite d'un traitement par des aminosides.
Autres
On a également observé les réactions indésirables suivantes : éruption cutanée, fièvre médicamenteuse, nausées et vomissements, céphalées, paresthésie, arthralgie, hypomagnésémie, tremblements, éosinophilie, anémie et hypotension. Lorsque le médicament a été administré par voie intramusculaire, on a noté des douleurs pouvant être légères à très intense aux points d'injection, ainsi que des brûlures et un érythème localisés. À de rares occasions, on a signalé une induration et des ulcères stériles. Après l'administration d'amikacine par voie intravitréenne (injection dans l'œil), on a observé un infarctus maculaire qui a parfois évolué vers une perte permanente de vision. De plus, les effets indésirables suivants ont été observés, toutefois ils ne semblaient pas être reliés au médicament : modifications hématologiques incluant une diminution de l'hématocrite et de l'hémoglobine, une thrombocytopénie, une granulocytopénie et une lymphocytose ; altérations hépatiques, dont une élévation des taux de bilirubine sérique, des
transaminases sériques (TGOS, TGPS), des enzymes hépatiques et de la phosphatase alcaline ; prurit, saignements des voies gastro-intestinales supérieures, diarrhée, fatigue, faiblesse, extrasystoles auriculoventriculaires, vasoconstriction, convulsions, paralysie de Bell, phlébite et thrombophlébite.
SURDOSAGE
Symptômes et traitement
En cas de surdosage ou de réactions toxiques, une dialyse péritonéale ou une hémodialyse permettra d'éliminer l'amikacine du sang. Les concentrations d'amikacine sont également réduites par hémofiltration artério-veineuse continue. Chez le nouveau-né, on peut également considérer une transfusion totale. Ces interventions sont particulièrement importantes chez les patients souffrant d'une insuffisance rénale.
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
POSOLOGIE ET ADMINISTRATION
Il ne faudrait pas dépasser la dose maximale totale de 15 g chez l'adulte, pendant une cure, quelle que soit la voie d'administration. La dose totale du traitement ne devrait pas dépasser 1,5 g par jour et ne devrait pas être administrée pendant plus de 10 jours. Dans des circonstances exceptionnelles, lorsqu'on considère poursuivre le traitement au-delà de 10 jours ou d’administrer une dose supérieure à 1,5 g par jour ou une dose totale supérieure à 15 g, au total, on devrait réévaluer l'utilisation d’ERFA-AMIKACINMC. Si l'administration d’ERFA-AMIKACINMC est prolongée, on doit évaluer quotidiennement les fonctions rénale et auditive, ainsi que les concentrations sériques d'amikacine.
Dans la mesure du possible, on devrait mesurer les concentrations sériques d'amikacine pour s'assurer qu'elles sont adéquates, mais pas excessives. Il est souhaitable de mesurer les concentrations sériques maximales et minimales (pic et creux) de façon intermittente au cours du traitement. On devrait éviter des pics (de 30 à 90 minutes après l'injection) supérieurs à 35 mcg/mL (mesurés juste avant la dose suivante) supérieurs à 10 mcg/mL. Les doses devraient être ajustées selon les recommandations.
Aux doses recommandées, les infections non compliquées dues aux micro-organismes sensibles à l'amikacine devraient répondre au traitement dans les 24 à 48 heures suivant l'administration du médicament. Si une réponse clinique définie ne survient pas dans les trois à cinq jours qui suivent le début du traitement, on devrait l'interrompre et vérifier de nouveau le schéma de sensibilité à l'antibiotique du micro-organisme envahisseur. Si l'infection ne répond pas au traitement, la résistance du micro-organisme ou la présence de foyers d'infection dictant un drainage chirurgical peut en être responsable.
Patients atteints d'insuffisance rénale
Chez les patients présentant un dysfonctionnement rénal, il est nécessaire de prolonger l'intervalle entre les doses.
L'une des méthodes suggérées pour évaluer la dose à administrer chez les patients atteints ou soupçonnés d'être atteints d'une insuffisance rénale est de multiplier la concentration sérique de créatinine (mg/l00 mL) par 9 et d'utiliser le résultat comme intervalle (en heures) entre les doses (voir ci-dessous) ; par ex., si la concentration de créatinine est de 2,0 mg/100 mL, la dose recommandée (7,5 mg/kg) devrait être administrée toutes les 18 heures. Il faut insister pour que les taux de créatinine sérique soient fréquemment vérifiés puisque la fonction rénale peut se détériorer grandement au cours du traitement. Toute modification de la concentration devrait évidemment entraîner des changements dans la fréquence d'administration des doses.
L'intervalle entre les doses peut être calculé à l'aide de la formule suivante :
Créatinine sérique (mg/100 mL) x 9 = intervalle entre les doses (en heures).
Si l'on observe des signes de dysfonctionnement rénal graduel au cours du traitement, on devrait envisager l'abandon du traitement.
Ces schémas posologiques devraient être utilisés parallèlement avec des observations cliniques et des analyses de laboratoire. Ils devraient être modifiés, au besoin, lorsqu'une dialyse est effectuée.
Nouveau-nés et nourrissons
Chez ces patients, il est crucial de surveiller de près les concentrations sériques du médicament, afin de s'assurer que les concentrations thérapeutiques sont adéquates et d'éviter, par le fait même, l'atteinte de concentrations potentiellement toxiques.
Posologie chez l'adulte, l'enfant et le nouveau-né
On devrait obtenir le poids corporel du patient avant le traitement afin de calculer la posologie exacte.
Voie intramusculaire : La dose quotidienne recommandée pour ERFA-AMIKACINMC est de 15 mg/kg; elle doit être administrée à raison de 7,5 mg/kg, toutes les 12 heures (500 mg, deux fois par jour).
Voie intraveineuse : La dose quotidienne recommandée pour ERFA-AMIKACINMC est de 15 mg/kg ; elle doit être administrée à raison de 7,5 mg/kg toutes les 12 heures (500 mg, deux fois par jour). La solution destinée à la voie intraveineuse est préparée en diluant le contenu de 500 mg d'une fiole de 2 mL avec 250 mL de diluant stérile. Cette solution est administrée sur un intervalle de 30 à 60 minutes. Les solutions destinées à l'administration par voie intraveineuse devraient être utilisées dans les 24 heures qui suivent leur préparation.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Sulfate d’amikacine
Nom Chimique : D-Streptamine, O-3-amino-3-deoxy-α-D-glucopyranosyl-(1→6)-O-[6-amino-6-deoxy-α-D-glucopyranosyl-(1→4)]-N-(4-amino-2- hydroxy-1-oxobutyl)-2-deoxy-, (S), Sulfate (1:2)
Structure :
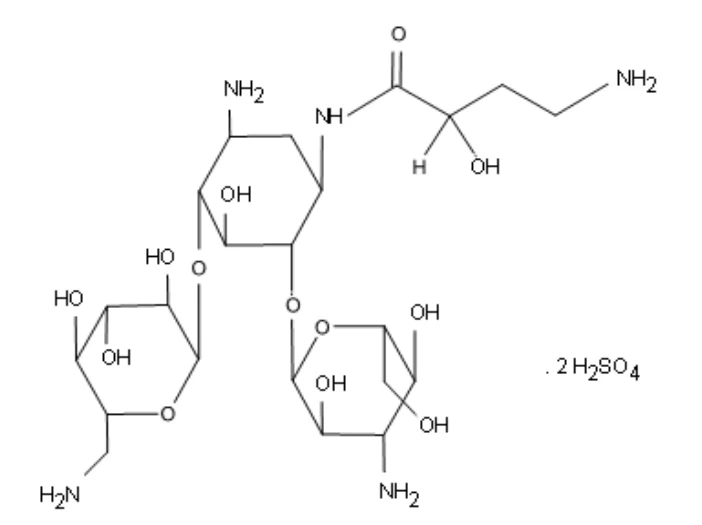
Formule moléculaire : C22H43N5O13 •2H2O4
Poids moléculaire : 782 g/mol
Description : L'amikacine est une poudre inodore cristalline blanche à blanc cassé, inodore. Libre solubilité dans l’eau; pratiquement insoluble dans l’acétone et l’alcool. Intervalle de fusion : 201-204°C. Rotation spécifique : entre +76° et +84° selon l’USP.
pKa : Valeur apparente du pKa : 8,1
FORMES POSOLOGIQUES ET COMPOSITION
ERFA-AMIKACINMC est une solution aqueuse stérile. Chaque mL contient du sulfate d’amikacine équivalent à 250 mg d'amikacine, 6,6 mg de métabisulfite de sodium (0,66%), 25 mg de citrate de sodium dihydrate (2,5%), de l'acide sulfurique pour ajustement du pH et eau pour injection.
ENTREPOSAGE ET STABILITÉ
Conserver à température ambiante contrôlée, entre 15°C et 30°C. Protéger de la lumière. Jeter toute portion inutilisée.
Produits parentéraux
ERFA-AMIKACINMC est compatible avec le chlorure de sodium pour injection à 0,9% et le dextrose pour injection à 5% à des concentrations de 0,25 mg d’amikacine/mL jusqu’à 5,0 mg d’amikacine /mL pendant une période de 24 heures à la température de la pièce.
Si ERFA-AMIKACINMC doit être utilisé simultanément avec d’autres agents antibactériens pour le traitement d’infection mixtes ou surinfections, il ne doit pas être mélangé à ceux-ci. Chaque agent doit être administré séparément en accord avec sa voie d’administration recommandée et sa périodicité.
ERFA-AMIKACINMC est une solution incolore ou jaune pâle. La couleur jaune pâle n’est pas un indicateur de la perte en teneur de l’agent actif. Les solutions foncées devraient être jetées.
Comme pour tout produit à usage parentéral, les mélanges pour injection intraveineuse doivent être inspectés visuellement pour la limpidité, les particules, les précipités, le changement dans la couleur et les fuites avant l'administration, chaque fois que la solution et le contenant le permettent. Jeter toute portion inutilisée.
CONDITIONNEMENT
ERFA-AMIKACINMC (500 mg/2 mL) est disponible en fioles en verre à usage unique de 2 mL, 1 fiole/boîte.
MICROBIOLOGIE
L’activité antibactérienne de l’amikacine a été déterminée in vitro sur 613 souches d’organisme gram négatifs et gram positifs.
Organisme d’essai
(Nb. de souches)
Concentration d’amikacine (mcg/mL)*
0,32 0,63 1,25 2,5 5 10 20 40 80 Gram négatif
Escherichia coli (90) 5,6 33,2 73,3 88,9 95,6 97,8 100 100 100 Kleb. Pneumoniæ (46) 2,2 26,1 73,9 89,1 97,8 97,9 100 100 100 Espèces Entero. (6) 1,7 61,7 91,7 100 100 100 100 100 100 Proteus mirabilis 34) 0 2,9 38,2 55,9 97,0 100 100 100 100 Espèces Proteus
indole (+) (30) 6,7 53,3 73,3 93,3 100 100 100 100 100
Provid. stuartii (59) 13,6 40,7 67,8 91,5 90,3 100 100 100 100 Serratia marcescens (26) 0 23,1 88,5 96,2 96,2 100 100 100 100 Espèces Salmonella (31) 9,7 29,0 64,5 100 100 100 100 100 100 Espèces Shigella (13) 0 7,7 7,7 46,2 92,3 100 100 100 100
Espèces Alcaligenes (10) 0 10 20 60 60 60 60 70 100 Pseudomonas aeruginosa
(140) - 1,0 2,9 21,2 68,3 92,3 97,1 98,1 100
Citrobacter (5)**
0 40 100 100 100 100 100 100
Gram positif
Staph. aureus (89) (non
résistant à la méthicilline) 20,2 88,8 96,6 98,9 100 100 100 100 100
Staph. aureus (21)
(résistant à la méthicilline) - 9,5 38,1 90,5 95,2 100 100 100 100
* Pourcentage cumulatif de souches inhibées à la concentration indiquée de l’injection USP de sulfate d’amikacine
** Tests menés avec médium Mueller-Hinton (Difco).
Dans une étude subséquente, 319 différents isolats cliniques résistants à un ou plusieurs aminoglycosides ont été recueillis de 76 sources distinctes. Parmi ces souches figuraient 65 Pseudomonas æruginosa, 39 Klebsiella pneumoniæ, 38 Serratia marcescens, 35 Providencia stuartii, 34 Escherichia coli, 30 souches Enterobacter et 29 Proteus rettgeri. Parmi les 319 souches testées in vitro, 83,7 % étaient susceptibles à l’amikacine à une concentration de 20 mcg/mL en comparaison à 41,4 % pour la tobramycine, à 27,3 % pour la gentamicine à 8 mcg/mL et à 10 % pour la kanamycine à 20 mcg/mL.
Quand l’inactivation de l’aminoglycoside est attribuée à l’activité enzymatique des bactéries, la phosphorylation, l’acétylation ou l’adénylation survient à des sites spécifiques de la molécule. L’amikacine a été uniquement activée par l’acétyltransférase d’aminoglycoside à la position 6 de l’acide aminé sur la molécule. Une comparaison de l’effet d’enzymes inactivantes sur différents aminoglycosides figure ci-dessous.
EFFET D’ENZYMES INACTIVANTES SUR L’ACTIVITÉ ANTIBACTÉRIENNE D’AMINOGLYCOSIDES
Enzymes
inactivantes
APH ANT AAC
Position sur la
molécule 3’-I 3’-II 2’’ 2’ 6’ 3-I 3-II 3-III
Antibiotiques
Néomycine + + + + + Kanamycine + + + + + ± Tobramycine + + + + + Gentamicine + + ± + + + Sisomicine + + + + + Amikacine + + L’activité de l’antibiotique est grandement réduite
± L’activité de l’antibiotique est modérément réduite
APH-I Aminoglycoside phosphotransférase
APH-II
ANT Aminoglycoside nucléotidyltransférase
AAC-I Aminoglycoside acétyltransférase
AAC-II
AAC-III
Un disque de la sensibilité à 30 mcg d’amikacine devrait donner une zone d’inhibition de 17 mm ou plus, pour être considéré sensible, une zone de 15-16 mm est considérée intermédiaire et une zone de 14 mm ou moins est considérée en tant que résistance, selon la méthode Kirby-Bauer de sensibilité à l’aide d’un disque pour analyser l’organisme qui cause la pathologie.
PHARMACOLOGIE
L’amikacine a une grande disponibilité et est rapidement absorbée via la voie d’administration intraveineuse et intramusculaire. La demi-vie sérique est de 2,2 heures, et la clairance rénale moyenne est de 1,24 mL/kg/minute. Aucune accumulation n’est associée à une administration à des intervalles de 12 heures chez des personnes dont la fonction rénale est normale.
Chez 36 nouveau-nés, après une administration intramusculaire ou intraveineuse de 7,5 mg/kg toutes les 12 heures, la demi-vie sérique moyenne est de 5,4 ± 2,0 heures, et le taux sérique moyen maximal est de 17,7 ± 5,4 mcg/mL. Aucune accumulation n’a été observée après une administration sur 10 à 14 jours. Après l’administration intramusculaire d’une dose de 7,5 mg/kg à 8 nouveau-nés, le taux sérique moyen maximal a été atteint en 32 minutes.
L’amikacine n’est pas métabolisée ; de petites quantités (de 1 à 2 % de la dose) sont excrétées dans la bile, tandis que le reste, 98 % à 99 %, est excrété dans l’urine par filtration glomérulaire. La liaison moyenne aux protéines sériques humaines est de 11 % pour un intervalle de concentration de 5 mcg/mL à 50 mcg/mL de sang. Le volume de distribution de l’amikacine est de 25 à 30 % du poids corporel. La pharmacocinétique de l’amikacine demeure linéaire tout au long de l’intervalle posologique étudié (0,5 mcg/kg à 9 mg/kg).
Des études sur la tolérance chez des volontaires normaux ont révélé que l’amikacine était bien tolérée localement après une administration intramusculaire répétée. Aucune ototoxicité ou néphrotoxicité n’a été signalée si elle est administrée aux doses maximales recommandées. On n’a observé aucun signe d’accumulation du médicament à la suite d’une administration répétée si elle est administrée aux doses recommandées.
Une dose de 7,5 mg/kg a été administrée à des femmes en santé avant un avortement thérapeutique et une stérilisation par hystérectomie. L’amikacine a atteint une concentration maximale de 8 mcg/g dans les poumons de fœtus et de 16,8 mcg/g dans les reins de fœtus. Aucune activité antibiotique n’a été mesurée dans le foie de fœtus.
TOXICOLOGIE
Aiguë
Les valeurs de DL50 aiguë suivantes ont été calculées pour l’amikacine (sous forme de sulfate).
ESPÈCE SEXE AGE Voie
d’administration Nb. d’animaux DL50 mg/kg
Souris M Adulte IV 60 315 (297-334) Souris M Adulte IP 50 2000 (1905-2100) Souris M Adulte SC 20 2500 (2212-2825) Rat M Adulte SC 10 > 3000 Rat M et F 2 jours SC 30 1700 (1619-1785) Rat M 14 jours SC 40 1800 (1682-1926) Rat F 14 jours SC 30 1750 (1612-1899) Rat M 20 jours SC 50 2700 (2450-2995) Rat F 20 jours SC 50 2500 (2294-2725)
L’ataxie, une baisse du rythme respiratoire, des tremblements musculaires, une sédation et une prostration ont précédé le décès chez de jeunes rats et des souris adultes, et des symptômes semblables ont été observés dans une moindre mesure chez des rats adultes. Une légère ataxie, une baisse de l’activité et une faiblesse générale ont été observées chez le singe après une administration d’amikacine.
Aucun signe de toxicité médicamenteuse n’a été observé chez deux lapins blancs de Nouvelle-Zélande femelles après une administration intramusculaire d’amikacine à une dose unique de 1000 mg/kg. Une légère ataxie et une légère baisse de l’activité pendant une courte période ont été remarquées chez deux sapajous après une administration intramusculaire d’amikacine à une dose unique de 1000 mg/kg.
Sous-aiguë
L’ototoxicité et la néphrotoxicité de l’amikacine, de la kanamycine A et de la gentamicine ont été comparées selon le modèle standardisé chez le chat. Au moins 5 chats ont été utilisés dans chaque groupe. Les médicaments ont été administrés par voie intrapéritonéale, deux fois par jour pendant 7 jours. L’amikacine a été administrée à une dose de 77, 113 et 166 mg/kg ; la kanamycine A, à une dose de 77, 93, 113, 137 et 166 mg/kg, et la gentamicine, à une dose de 70 mg/kg. (Cette dernière a été réduite à 57 mg/kg, le deuxième jour, parce que les 5 animaux qui recevaient cette dose ont affiché une toxicité vestibulaire. Aucune dose d’amikacine ou de kanamycine A n’a causé de signes de toxicité vestibulaire).
Des signes de toxicité cochléaire, déterminés grossièrement par la réponse du pavillon, ont été constatés après l’administration d’amikacine à une dose de 332 mg/kg/jour, aux 3 fréquences testées (1 KHz, 2,45 KHz et 6 KHz), et uniquement à la fréquence de 2,45 KHz à une dose de 226 mg/kg/jour. Aucune toxicité n’a été affichée à la dose de 154 mg/kg/jour. En présence de kanamycine A, une importante toxicité cochléaire a été constatée à des doses plus faibles de 186 mg/kg/jour à toutes les fréquences testées, et une importante toxicité à la fréquence de 2,45 KHz a été observée à la dose de 154 mg/kg/jour. La gentamicine a entraîné une importante toxicité cochléaire aux 3 fréquences à la dose de 114 mg/kg/jour.
On a relevé des signes histologiques de néphrotoxicité, qui se manifestaient par un cas de dégénération tubulaire, et une hausse de la valeur de l’AUS a été constatée chez les chats qui
recevaient 332 mg/kg/jour. La kanamycine-A a induit des signes histologiques manifestes de néphrotoxicité à cette dose, et la gentamicine, à la dose de 94 et 114 mg/kg/jour, a affiché une néphrotoxicité qui ne pouvait être différenciée sur le plan histopathologique.
L’activité de blocage neuromusculaire a été testée pour plusieurs aminoglycosides ; la dose intraveineuse a induit une chute de 50 % dans la tension artérielle. Chez les chats adultes, l’amikacine a induit un blocage neuromusculaire de 50 % après une unique dose intraveineuse de 188 mg/kg ± 51, en comparaison à 177 mg/kg ± 8 pour la kanamycine A et 45 mg/kg ± 16 pour la gentamicine.
Les effets cardiovasculaires ont été mesurés après l’administration de doses intraveineuses d’amikacine à des chiens anesthésiés. Aucun changement important dans la tension aortique, le rythme cardiaque, la pression veineuse centrale et le rapport pd/dt ventriculaire gauche n’est survenu après une dose intraveineuse aussi élevée que 73,5 mg/kg (cumul de 103,7 mg/kg) d’amikacine.
L’administration intraveineuse d’amikacine chez des chiens conscients (en haussant la dose selon une échelle logarithmique) selon des doses pouvant aller jusqu’à 100 mg/kg a eu des effets minimes sur la tension aortique, le rythme cardiaque, l’électrocardiogramme et le comportement.
Chronique
L’amikacine a été administrée à 60 rats Sprague-Dawley (30 mâles et 30 femelles) et à 18 chiens beagle (9 mâles et 9 femelles) pendant 100 jours. Les rats ont reçu des doses de 20, 60 et 120 mg/kg/jour par voie sous-cutanée, et les chiens ont reçu des doses de 30, 60 et 90 mg/kg/jour par voie intramusculaire. La kanamycine et de l’eau stérile ont été utilisées en tant que contrôles positifs et négatifs.
Dans les deux espèces, on a observé une légère diminution des paramètres érythrocytaires (hémoglobine, volume globulaire et volume des globules rouges) avec une augmentation du taux d’azote uréique sanguin (BUN). Des cylindres épithéliaux se sont déposés dans l’urine chez les deux espèces.
Une importante anorexie est survenue chez 3 beagles à des doses élevées, et chez un beagle à la dose intermédiaire, pendant l’administration. Chez les beagles, on a remarqué une tendance de valeurs négatives de l’onde T dans les tracés d’électrocardiogrammes. À la dose élevée, deux beagles avaient des ondes T négatives à environ 30 % de l’amplitude PR. Chez les deux espèces, les changements les plus importants sont survenus dans les reins. Ces changements, comme une dégénération tubulaire, une basophilie, une dilatation et une nécrose, étaient liés à la dose. Deux beagles qui faisaient partie du groupe de la dose élevée présentaient une périartérite focale de l’artère coronaire et une myocardite focale, ce qui pourrait avoir contribué à une grave néphrotoxicité.
TÉRATOLOGIE
Souris
On n’a relevé aucun effet toxique chez la mère ou le fœtus après une administration sous-cutanée d’amikacine à une dose de 30 mg/kg/jour à 60 mg/kg/jour, de la sixième journée à la quinzième journée de gestation.
Rats
Les femelles gravides ont reçu une dose sous-cutanée de 9, 30 et 60 mg/kg/jour d’amikacine du sixième au quinzième jour de gestation. Aucun effet tératogène n’a été observé.
Dans une étude périnatale et post-natale, l’amikacine a été administrée par voie sous-cutanée à des femelles gravides à des doses de 1,5 mL/kg et 3,0 mL/kg de poids corporel (équivalentes à 30 et 60 mg/kg), du treizième jour de gestation jusqu’au sevrage. Aucun effet indésirable du médicament n’a été observé sur le poids fœtal à la naissance, la survie des fœtus et leur croissance.
RÉFÉRENCES
- 1.
Bodey, Gerald P., and Steward, Dorothy: In Vitro Studies of BB-K8, A New
Aminoglycoside Antibiotic. Antimicrobial Agents and Chemotherapy 4: 186-192, August 1973.
- 2.
Bodey, Gerald P., Valdivieso, Manuel et al.: Pharmacology of Amikacin in Humans.
Antimicrobial Agents and Chemotherapy May 1974, pp. 508-512.
- 3.
Cabana, Bernard E., and Taggart, James G.: Comparative Pharmacokinetics of BB-K8 and
Kanamycin in Dogs and Humans. Antimicrobial Agents and Chemotherapy, April 1973, pp. 478-483.
- 4.
Clarke, John T., Libke, Robert D., Regamey, Claude and Kirby, William, M.M.:
Comparative Pharmacokinetics of Amikacin and Kanamycin. Clin. Pharmacol. Ther. 15(6): 610-616, June 1974.
- 5.
Haldane, E.V., Yuce, K., and Van Rooyen, C.E.: A New Aminoglycoside Antibiotic. The
Nova Scotia Medical Bulletin, 258-259, December 1973.
- 6.
Kawaguchi, Hiroshi, Naito, Takayuki, et al.: BB-K8, A New Semisynthetic
Aminoglycoside Antibiotic. The Journal of Antibiotics, Vol. XXV, No. 12, December 1972, pp. 695-708.
- 7.
Kluge, Ronica M., Standiford, Harold C., et al.: Comparative Activity of Tobramycin,
Amikacin, and Gentamicin Alone and with Carbenicillin Against Pseudomonas Aeruginosa. Antimicrobial Agents and Chemotherapy, October 1974, pp. 441-446.
- 8.
Mathias, R., Gurwith, M., Ronald, A., Stiver, G., and Berger, J.: A Clinical and Laboratory
Evaluation of Amikacin (BB-K8). Abstract - 14th. Interscience Conference on Antimicrobial Agents and Chemotherapy, 11-13 September 1974, No. 329.
- 9.
Mitsuhashi, Susumi, Kawabe, Haruhide, et al.: On the Antibacterial Activity of the New
Antibiotic Amikacin (BB-K8). The Japanese Journal of Antibiotics (27)2: 189-192, April 1974.
- 10.
Overturf, Gard D., Wilkins, Jeanette and Ressler, Ronald: Emergence of Resistance of
Providencia Stuartii to Multiple Antibiotics: Speciation and Biochemical Characterization of Providencia. The Journal of Infectious Diseases, Vol. 129, pp. 353-357, March 1974.
- 11.
Price, K.E., and Chishild, D.R., et al.: Microbiological Evaluation of BB-K8, A New
Semisynthetic Aminoglycoside. The Journal of Antibiotics, Vol. XXV, No. 12, pp. 709-731.
- 12.
Price K.E., Pursiano, T.A., Defuria, M.D., and Wright, G.E.: Activity of BB-K8 (Amikacin)
Against Clinical Isolates Resistant to One or More Aminoglycoside Antibiotics. Antimicrobial Agents and Chemotherapy, Vol. 5, No. 2, pp. 143-152, February 1974.
- 13.
Reiffenstein, J.C., Holmes, S.W., Hottendorf, G.H., and Bierwagen, M.E.: Ototoxicity
Studies with BB-K8, A New Semisynthetic Aminoglycoside Antibiotic. J Antibiot. 26:94-100, February 1973.
- 14.
Sharp. Philip, M., Saenz, Corando, A., and Martin, R. Russell: Amikacin (BB-K8)
Treatment of Multiple-Drug Resistant Proteus Infections. Antimicrobial Agents and Chemotherapy, pp. 435- 438, May 1974.
- 15.
Young, Lowell, S., and Hewitt, William L.: Activity of Five Aminoglycoside Antibiotics in vitro Against Gram-Negative Bacilli and Staphylococcus Aureus. Antimicrobial Agents and Chemotherapy, pp. 617-625, December 1973.
- 16. Daikos, G.K., et al.: Amikacin in Treatment of Infections Caused by Gram-Negative Bacteria Resistant to Gentamicin and Other Aminoglycosides: Clinical and Bacteriologic Results. Journal of Infectious Diseases, Vol. 134 Supplement, pp. S286-S290, November 1976.
- 17.
Gooding, P.G., et al.: A Review of Results of Clinical Trial with Amikacin. Journal of
Infectious Diseases, Vol. 134 Supplement, pp. S441-S452, November 1976.
- 18.
Khan, A.J., et al.: Amikacin Pharmacokinetics in the Therapy of Childhood Urinary Tract
Infection. Journal of Pediatrics, Vol. 58, No. 6, pp. 873-876, December 1976.
- 19.
Mathias, R.B., et al.: Clinical Evaluation of Amikacin in Treatment of Infections Due to
Gram- Negative Aerobic Bacilli. Journal of Infectious Diseases, Vol. 134 Supplement, pp. S394-S405, November 1976.
- 20. Mazzei, T., et al.: Amikacin in Obstetric, Gynecologic, and Neonatal Infections: Laboratory and Clinical Studies. Journal of Infectious Diseases, Vol. 134 Supplement, pp. S374-S379, November 1976
- 21.
Myers, M.G., et al.: The Effects of Gestational Age, Birth Weight and Hypoxemia on
Serum Amikacin Pharmacokinetics in Infants, Antimicrobial Agents and Chemotherapy Vol. 11(6), pp1027 - 1032, June 1977.
- 22.
Sardemann, H., et al.: Kinetics and Dose Calculations of Amikacin in the Newborn. Clin.
Pharmacol. Ther. Vol. 20, No. 1, pp. 59-66, 1977.
- 23.
Sandoz Canada Inc. Amikacin Sulfate Injection USP Canadian Product Monograph, July
20, 2017.