


Monographie de produit - Toradol IM
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES | [03/2022] |
| 7 MISES EN GARDE ET PRÉCAUTIONS, surveillance et examens de laboratoire | [03/2022] |
| 7 MISES EN GARDE ET PRÉCAUTIONS, dermatologie | [03/2022] |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes | [03/2022] |
TABLE DES MATIÈRES
Les rubriques ou sous rubriques qui ne sont pas applicables au moment de l'autorisation ne sont pas mentionnées.
MODIFICATIONS IMPORTANTES DANS LES PRINCIPAUX LABELS ........................................... 2
TABLE DES MATIÈRES .......................................................................................................... 2
1 INDICATIONS ............................................................................................................ 4
1.1 Pédiatrie ...................................................................................................................... 4
1.2 Personnes âgées ......................................................................................................... 4
2 CONTRE-INDICATIONS .............................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES....................... 6
4 POSOLOGIE ET ADMINISTRATION ............................................................................. 7
4.1 Considérations posologiques ...................................................................................... 7
4.2 Posologie recommandée et ajustement posologique ................................................ 8
4.4 Administration ............................................................................................................ 9
4.5 Dose oubliée ............................................................................................................... 9
5 SURDOSAGE ............................................................................................................. 9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ... 10
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 10
7.1 Populations spéciales ......................................................................................... 21 7.1.1 Femmes enceintes .......................................................................................... 21
7.1.2 Femmes qui allaitent ...................................................................................... 22
7.1.3 Pédiatrie.......................................................................................................... 22
7.1.4 Personnes âgées ............................................................................................. 22
8 EFFETS INDÉSIRABLES ............................................................................................. 23
8.1 Aperçu des effets indésirables .................................................................................. 23
8.2 Effets indésirables observés au cours des études cliniques ..................................... 23
8.3 Effets indésirables moins fréquents observés au cours des études cliniques ......... 23
8.4 Résultats de laboratoire anormaux : hématologie, biochimie et autres données quantitatives ................................................................................................................... 24
8.5 Effets indésirables observés après la commercialisation ......................................... 24
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 26
9.1 Interactions médicamenteuses graves ..................................................................... 26
9.3 Interactions médicament-comportement ................................................................ 27
9.4 Interactions médicamenteuses................................................................................. 27
9.5 Interactions médicament-aliment ............................................................................ 37
9.6 Interactions médicament-plante médicinale ........................................................... 37
9.7 Interactions médicament-examens de laboratoire .................................................. 37
10 PHARMACOLOGIE CLINIQUE ................................................................................... 37
10.1 Mécanisme d’action ................................................................................................ 37
10.3 Pharmacocinétique ................................................................................................. 37
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ....................................................... 40
12 PRÉCAUTIONS PARTICULIÈRES DE MANIPULATION ................................................. 40
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................ 42
13 INFORMATIONS PHARMACEUTIQUES ..................................................................... 42
14 ESSAIS CLINIQUES ................................................................................................... 42
15 MICROBIOLOGIE ..................................................................................................... 42
16 TOXICOLOGIE NON CLINIQUE ................................................................................. 42
INFORMATIONS DESTINÉES AUX PATIENTS ........................................................................ 52
PARTIE I : INFORMATIONS DESTINÉES AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
L’injection intramusculaire de TORADOL IM (kétorolac trométhamine) est indiquée pour :
- la prise en charge à court terme (sans dépasser 2 jours) de la douleur aiguë modérée à grave, y compris la douleur à la suite d’interventions chirurgicales majeures abdominales, orthopédiques et gynécologiques.
La durée combinée totale du traitement intramusculaire et oral ne doit pas dépasser 5 jours.
Pour les patients présentant un risque accru d’événements cardiovasculaires et/ou gastro-intestinaux indésirables, d’autres stratégies de gestion qui n’incluent PAS l’utilisation des AINS doivent d’abord être considérées (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
L’utilisation de TORADOL IM devrait se limiter à la dose efficace la plus faible pendant la plus courte durée de traitement possible afin de minimiser le risque possible d’événements cardiovasculaires ou gastro-intestinaux indésirables (voir 2 CONTRE-INDICATIONS et 7.MISES EN GARDE ET PRÉCAUTIONS).
L’utilisation des AINS, comme TORADOL IM, ne traite PAS la maladie clinique et n’empêche pas sa progression.
TORADOL IM, étant un AINS, soulage les symptômes et réduit l’inflammation tant que le patient continue de le prendre.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) :
TORADOL IM est contre-indiqué dans la population pédiatrique (voir 2 CONTRE-INDICATIONS).
1.2 Personnes âgées
Personnes âgées (> 65 ans) :
Les données issues des études cliniques et de l'expérience post-commercialisation suggèrent que l'utilisation dans la population gériatrique est associée à des différences en termes de sécurité (voir 7.1.4 Personnes âgées et 4.2 Posologie recommandée et ajustement posologique).
2 CONTRE-INDICATIONS
TORADOL IM est contre-indiqué dans les cas suivants :
Contexte péri-opératoire d’un pontage aorto-coronarien. Bien que TORADOL IM n’ait
PAS fait l’objet d’études parmi cette population de patients, un AINS du groupe des inhibiteurs sélectifs de la COX-2 qui a été étudié dans un tel contexte a provoqué une incidence accrue d’événements cardiovasculaires ou thrombo-emboliques, des infections chirurgicales profondes et des complications de plaie sternale.
- Le troisième trimestre de la grossesse en raison du risque d’obturation prématurée du canal artériel et d’une parturition prolongée.
- Lors du travail et de l’accouchement en raison de son effet inhibiteur sur la synthèse des prostaglandines, qui pourrait nuire à la circulation sanguine fœtale et inhiber les contractions utérines. Il pourrait en résulter un risque accru d’hémorragie utérine.
- Chez les femmes qui allaitent, en raison du risque de réactions indésirables graves chez le nourrisson.
- Une insuffisance cardiaque grave non contrôlée.
- Une hypersensibilité connue au TORADOL IM ou à d’autres AINS, y compris tout composant/excipient voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
- Antécédents d’asthme, d’urticaire ou de réaction de type allergique après la prise d’acide acétylsalicylique (AAS) ou d’un autre AINS (c.-à-d. syndrome complet ou partiel d’intolérance à l’AAS - rhinosinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles se sont produites chez de tels sujets. Les personnes qui présentent les problèmes médicaux mentionnés ci-dessus ont un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable. Il est important de se rappeler qu’il existe une possibilité de réaction croisée entre les différents AINS (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Réactions anaphylactoïdes).
- Ulcère gastroduodénal actif, une hémorragie gastro-intestinale active.
- Maladie intestinale inflammatoire.
- Hémorragie cérébrovasculaire ou autres troubles hémorragiques.
- Troubles de la coagulation, patients en post-opératoire présentant un risque hémorragique élevé ou une hémostase incomplète avec saignement cérébrovasculaire suspecté ou confirmé.
- Immédiatement avant toute intervention chirurgicale majeure et en peropératoire lorsque l’hémostase est critique en raison d’un risque accru d’hémorragie.
- Troubles hépatiques importants ou maladie active du foie.
- Insuffisance rénale modérée à grave (créatinine sérique > 442 µmol/L et/ou clairance de la créatinine < 30 mL/min ou 0,5 mL/sec) ou maladie du rein qui s’aggrave (les personnes atteintes d’une insuffisance rénale moins grave à qui l’on prescrit des AINS présentent un risque de détérioration de la fonction rénale et doivent être surveillées) (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Fonction rénale).
- Hyperkaliémie connue (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Équilibre hydro-électrolytique).
- Utilisation concomitante avec d’autres AINS en raison de l’absence de toute preuve démontrant les bénéfices synergiques et potentiels d’effets indésirables additionnels (voir 9.1 Interactions médicamenteuses graves).
- Administration neuraxiale (épidurale ou intrathécale) de TORADOL IM en raison de son contenu alcoolique.
Utilisation concomitante avec le probénécide (voir 9.
1 Interactions médicamenteuses graves).
- Utilisation concomitante avec la pentoxifylline (également connu sous le nom d'oxpentifylline) (voir 9.1 Interactions médicamenteuses graves).
- Enfants et adolescents âgés de moins de 18 ans.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Risque d’événements cardiovasculaires (CV) indésirables : cardiopathie ischémique, maladie cérébrovasculaire, insuffisance cardiaque congestive (de classe II à IV selon la New York Heart Association [NYHA]) (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Affections cardiaques°.
TORADOL IM est un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une incidence accrue d’événements cardiovasculaires indésirables (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui peuvent être mortels. Le risque peut augmenter avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent s’exposer à des risques plus importants.
La prudence est recommandée lorsque l’on prescrit TORADOL IM à un patient atteint de cardiopathie ischémique (y compris, mais de façon NON limitative, l’infarctus aigu du myocarde, des antécédents d’infarctus du myocarde et/ou d’angine de poitrine), d’une maladie cérébrovasculaire (y compris mais de façon NON limitative, l’accident vasculaire cérébral, les accidents ischémiques transitoires et/ou l’amaurose fugace) et/ou d’insuffisance cardiaque congestive (classe II à IV de la NYHA).
L’utilisation des AINS, comme TORADOL IM peut favoriser la rétention sodique de façon proportionnelle à la dose administrée, par un mécanisme rénal, ce qui peut provoquer l’augmentation de la tension artérielle et/ou l’exacerbation de l’insuffisance cardiaque congestive. (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS : Équilibre hydro-électrolytique)
Les essais cliniques randomisés avec TORADOL IM n’ont pas été conçus de manière à déceler les différences entre les événements cardiovasculaires dans un contexte chronique. Par conséquent, la prudence est recommandée au moment de la prescription de TORADOL IM.
Risque d’effets indésirables gastro-intestinaux (GI) (voir 7 MISES EN
GARDE ET PRÉCAUTIONS : Affections gastro-intestinales)
L’utilisation des AINS, comme TORADOL IM, est associé à une incidence accrue d’événements indésirables gastro-intestinaux (comme l’ulcération gastroduodénale, la perforation, l’obstruction des voies gastro-intestinales et l’hémorragie gastro-intestinale).
Risque pendant la grossesse : La prudence est recommandée lorsqu’on prescrit
TORADOL IM pendant les premier et deuxième trimestres de la grossesse. L'utilisation de TORADOL IM à environ 20 semaines de gestation ou plus tard peut entraîner un dysfonctionnement rénal fœtal conduisant à un oligohydramnios et à une insuffisance ou une défaillance rénale néonatale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire, Grossesse et 7.1.1 Femmes enceintes. L'utilisation de TORADOL IM est contre-indiquée au cours du troisième trimestre de la grossesse en raison du risque d’obturation prématurée du canal artériel et du canal artériel et d'inertie utérine (parturition prolongée) (voir 2 CONTRE-INDICATIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
L'utilisation de TORADOL IM doit être limitée à la dose efficace la plus faible pour une durée de traitement la plus courte possible (voir 1 INDICATIONS).
Passage de la voie parentérale à la voie orale
Lorsque l’on utilise des comprimés de kétorolac trométhamine en traitement de suivi du kétorolac parentéral, la dose quotidienne combinée totale de kétorolac (oral - parentéral) ne doit pas dépasser 120 mg chez les patients adultes plus jeunes ou 60 mg chez les patients âgés, le jour du changement de formulation. Lors des jours suivants, la posologie orale ne doit pas dépasser la dose quotidienne maximale recommandée de 40 mg. TORADOL IM doit être remplacé par un analgésique oral dès que possible.
La durée combinée totale du traitement intramusculaire et oral ne doit pas dépasser 5 jours.
4.2 Posologie recommandée et ajustement posologique
Adultes (> 18 ans) : La posologie doit être ajustée en fonction de la gravité de la douleur et de la réponse du patient.
TORADOL IM : La dose initiale habituellement recommandée est de 10 à 30 mg en fonction de la gravité de la douleur. Des doses subséquents peuvent varier de 10 à 30 mg toutes les 4 à 6 heures selon le besoin de contrôler la douleur. La plus petite dose efficace doit être administrée.
L’administration de TORADOL IM doit se limiter à un traitement à court terme (ne dépassant pas 2 jours) et la dose quotidienne totale ne doit pas dépasser 120 mg. Le risque de toxicité augmente avec une utilisation prolongée et à des doses supérieures à celles recommandées (voir 7 MISES EN GARDE ET PRÉCAUTIONS). L’administration de doses quotidiennes multiples continuelles de TORADOL IM n’a pas fait l’objet d’études extensives. L’expérience de la posologie intramusculaire au delà de 2 jours est limitée, car la grande majorité des patients est passée à une médication orale ou ne nécessite plus de traitement analgésique passé ce stade.
Insuffisance rénale
TORADOL IM est contre-indiqué chez les patients présentant une insuffisance rénale modérée à aiguë (créatinine sérique > 442 μmol/L). TORADOL IM doit être utilisé avec prudence chez les patients présentant une insuffisance rénale moindre (créatinine sérique comprise entre 170 et 442 μmol/L). Ce type de patients doit recevoir une dose réduite de TORADOL IM, avec un suivi rigoureux de leur statut rénal. On recommande que la dose quotidienne soit diminuée de moitié et de ne pas dépasser la dose quotidienne totale de 60 mg. La dialyse n’élimine pas le kétorolac de la circulation sanguine de manière importante. Voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS : 10 PHARMACOLOGIE CLINIQUE et rénale : Populations et conditions particulières, insuffisance rénale.
Insuffisance hépatique
TORADOL IM est contre-indiqué chez les patients présentant des troubles hépatiques graves ou une hépatopathie active. Il faut exercer de la prudence lors de l’administration de TORADOL IM au patient présentant une insuffisance hépatique légère à modérée. Voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS : Fonction hépatique/billaire/pancréatique et 10 PHARMACOLOGIE CLINIQUE : Populations et conditions particulières, insuffisance hépatique.
Personnes âgées, vulnérables et affaiblies
Ces patients présentent des risques accrus de conséquences graves d’effets indésirables.
Il est recommandé d’appliquer la plage posologique la plus basse. La dose initiale doit être de 10 mg. La dose quotidienne totale de TORADOL IM ne doit pas dépasser 60 mg chez les personnes âgées. Voir 7.1.4 Personnes âgées
4.4 Administration
Les produits médicamenteux parentéraux doivent faire l’objet d’une inspection visuelle déterminant les matières particulaires et la décoloration avant leur utilisation.
4.5 Dose oubliée
En cas d’oubli d’une dose, il suffit de la prendre dès qu’on s’en rappelle, puis enchaîner avec la posologie habituelle prévue. Il ne faut pas prendre deux doses de kétorolac en même temps.
5 SURDOSAGE
Signes et symptômes : Les overdoses de TORADOL IM ont été associées de manières diverses à une douleur abdominale, une nausée, un vomissement, une hyperventilation, un ulcère peptique et/ou une gastrite érosive, une hémorragie gastro-intestinale, et un trouble rénal, ces types d’affections se résolvant généralement après l’interruption de la posologie. Une acidose métabolique a été signalée à la suite d’une overdose intentionnelle. Bien que rares, une hypertension, une insuffisance rénale aigüe, une dépression respiratoire, un coma et un décès ont été signalés à la suite d’une overdose importante d’AINS. Des réactions anaphylactoïdes ont été signalées avec la prise d’AINS à des doses thérapeutiques, ces réactions pouvant également se produire à la suite d’un surdosage.
Lors de l’étude gastroscopique chez des sujets sains, des doses quotidiennes de 360 mg administrées par intervalles de 8 heures durant chacun de cinq jours consécutifs (3 fois la dose recommandée la plus forte) ont causé de la douleur et des ulcères peptiques, se résolvant généralement après l’interruption de la posologie
Traitement
Après la prise d’une dose excessive, le patient doit recevoir des soins symptomatiques et de soutien. Il n’y a pas d’antidote spécifique. La dialyse n’élimine pas le kétorolac de la circulation sanguine de manière importante.
Pour la prise en charge d’une suspicion de surdosage de médicament, contactez le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / teneur | Ingrédients non médicinaux |
Solution intramusculaire | 10 mg/mL | 10 % en masse par volume d’alcool, chlorure de sodium, hydroxyde de sodium, acide chlorhydrique. |
TORADOL IM est disponible en ampoules de 1 mL (barquettes de 5) contenant 10 mg/L.
TORADOL IM est disponible en administration intramusculaire comme suit : 10 mg dans 1 mL (1 %) de kétorolac trométhamine en solution stérile. La solution de 10 mg/mL contient 10 % en masse par volume d’alcool, USP et 7,45 mg de chlorure de sodium en eau stérile. Ajustement du pH avec le chlorure de sodium ou l’acide chlorhydrique. Les solutions stériles sont claires et légèrement jaunâtres.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez voir 3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Généralités
Une utilisation prolongée de TORADOL IM (kétorolac trométhamine) n’est pas recommandée car l’incidence des effets indésirables augmente avec la durée du traitement (voir 1 INDICATIONS et 4 POSOLOGIE ET ADMINISTRATION).
Les patients vulnérables ou affaiblis peuvent moins bien tolérer les effets indésirables et, par conséquent, des soins particuliers sont recommandés pour le traitement de cette population. Afin de minimiser le risque possible d’un événement indésirable, la dose efficace la plus faible devrait être utilisée pendant la durée de traitement la plus courte possible. Comme avec les autres AINS, la prudence est recommandée pour le traitement des patients âgés qui présentent de plus fortes probabilités de souffrir de dysfonction rénale, hépatique ou cardiaque. Pour les patients présentant des risques élevés, des traitements sans AINS devraient être envisagés.
L’utilisation concomitante de TORADOL IM avec d’autres AINS n’est PAS recommandée, à l’exception de l’AAS à faible dose comme prophylaxie cardiovasculaire, en raison de l’absence de données démontrant les bénéfices synergiques et du risque de réactions indésirables en découlant. (voir 9.4 Interactions médicamenteuses, acide acétylsalicylique (AAS) ou autre AINS).
Carcinogenèse et mutagenèse
(Voir 16 TOXICOLOGIE NON CLINIQUE : Études de toxicité chronique, génotoxicité).
Affections cardiovasculaires
TORADOL IM est un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une incidence accrue d’événements cardiovasculaires indésirables (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui peuvent être mortels. Le risque peut augmenter avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent s’exposer à des risques plus importants.
La prudence est demandée lors de la prescription de TORADOL IM aux patients présentant des facteurs de risque pour les affections suivantes :
maladies cardiovasculaires, maladies cérébrovasculaires ou maladies rénales, telles les suivantes (cette liste N’est PAS exhaustive)
- Hypertension
- Dyslipidémie ou hyperlipidémie
- Diabète sucré
- Insuffisance cardiaque congestive (de classe I selon la NYHA)
- Maladie coronarienne (athérosclérose)
- Maladie artérielle périphérique
- Tabagisme
- Clairance de la créatinine < 60 mL/min ou 1 mL/s
L’utilisation d’AINS, comme TORADOL IM, peut déclencher une hypertension ou aggraver une hypertension préexistante, pouvant l’une comme l’autre aggraver le risque d’événements cardiovasculaires, tel que décrit ci-dessus. La tension artérielle devrait donc être surveillée régulièrement. Il faut envisager d’interrompre le traitement par TORADOL IM en cas d’apparition ou d’aggravation de l’hypertension.
L’utilisation des AINS, comme TORADOL IM, peut entraîner une rétention aqueuse et un œdème, et peut exacerber une insuffisance cardiaque congestive par un mécanisme réglé par la fonction rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Équilibre hydro-électrolytique et rénal).
Chez les patients qui présentent un risque élevé d’événements cardiovasculaires indésirables, d’autres stratégies de gestion qui n’incluent PAS l’utilisation des AINS doivent d’abord être considérées. Afin de réduire au minimum le risque possible d’événements cardiovasculaires indésirables, il faut administrer la dose efficace la plus faible pendant la durée de traitement la plus courte possible.
Effets sur l'aptitude à conduire des véhicules et à utiliser des machines Effets potentiels sur la conduite et l’utilisation de machines : Certains patients peuvent être affectés par une somnolence, des étourdissements, des vertiges, une insomnie ou une dépression, lorsqu’ils utilisent TORADOL IM. C’est pourquoi les patients doivent agir avec prudence lorsqu’ils effectuent des activités potentiellement dangereuses nécessitant d’être vigilant.
Fonction endocrinienne et métabolisme
Corticostéroïdes : TORADOL IM (kétorolac trométhamine) N’est PAS un substitut des corticostéroïdes. Ils ne traitent pas l’insuffisance surrénalienne. L’interruption brusque du traitement par corticostéroïdes peut exacerber toute maladie qui répond à la corticothérapie. Chez les patients qui suivent une corticothérapie prolongée, le traitement devrait être réduit progressivement si l’on décide de cesser l’administration de corticostéroïdes (voir 9.4 Interactions médicamenteuses, glucocorticoïdes).
Gastrointestinal
Une toxicité gastro-intestinale grave (parfois mortelle), telle que l’ulcération gastroduodénale, l’inflammation, la perforation, l’obstruction et l’hémorragie gastro-intestinales, peut se produire en tout temps, avec ou sans symptômes, chez les patients traités avec des AINS, comme TORADOL IM. Des problèmes mineurs au niveau du tube digestif supérieur, tels que la dyspepsie, se produisent couramment. Les professionnels de la santé doivent surveiller les patients traités avec TORADOL IM afin de s’assurer qu’ils ne présentent pas de symptômes d’ulcère ou d’hémorragie au niveau de l’appareil gastro-intestinal, même s’ils n’en ont jamais eus auparavant. La plupart des notifications volontaires d’événements gastro-intestinaux mortels concernent des patients âgés ou affaiblis et il faut donc prendre des précautions lors du traitement de cette population. L’incidence de ces complications augmente avec l’augmentation de la dose. Afin de réduire au minimum le risque possible d’événements gastro-intestinaux indésirables, il faut administrer la dose efficace la plus faible pendant la durée de traitement la plus courte possible. Pour les patients présentant des risques élevés, des traitements sans AINS devraient être envisagés (voir 7.1 Populations spéciales, Personnes âgées).
Les patients doivent être informés des signes et/ou symptômes de la toxicité GI et être informés d’interrompre l’utilisation de TORADOL IM et demander une attention médicale urgente s’ils ressentent ces symptômes. L’utilité de la surveillance régulière en laboratoire n’a PAS été démontrée et n’a pas été suffisamment évaluée. La plupart des patients traités avec des AINS qui présentent un événement indésirable grave au niveau du tube digestif supérieur n’ont pas de symptômes. Des ulcères du tube digestif supérieur, d’abondantes hémorragies ou des perforations causées par les AINS semblent se produire chez environ 1 % des patients traités pendant 3 à 6 mois et chez 2 à 4 % des patients traités pendant une année. Ces tendances se poursuivent et accroissent ainsi la probabilité d’un événement gastro-intestinal grave à un moment quelconque du traitement. Même le traitement à court terme présente des risques.
La prudence est recommandée lors de la prescription de TORADOL IM aux patients qui présentent des antécédents d’ulcères gastroduodénaux ou d’hémorragie gastro-intestinale, car lorsqu’elles sont traitées avec des AINS, ces personnes ont un risque d’hémorragie gastro-intestinale plus de dix fois supérieur à celui que courent les personnes qui ne présentent ni l’un ni l’autre de ces facteurs de risque.
Parmi les autres facteurs de risque possibles relatifs à l’ulcération et à l’hémorragie gastro-intestinale, notons : l’infection à Helicobacter pylori, un âge avancé, un traitement prolongé avec des AINS, la consommation excessive d’alcool, le tabagisme, un mauvais état de santé général ou un traitement concomitant avec n’importe laquelle des substances suivantes :
- Anticoagulant (p. ex., warfarine)
- Agent antiplaquettaire (p. ex., AAS, clopidogrel)
- Corticostéroïde oral (p. ex., prednisone)
Inhibiteur sélectif du recaptage de la sérotonine (ISRS) (p. ex.
citalopram, fluoxétine, paroxétine, sertraline)
Les patients susceptibles d’avoir une irritation des voies gastro-intestinales doivent faire l’objet d’une supervision médicale rigoureuse. Dans ces cas, le médecin doit peser les bénéfices du traitement par rapport aux risques potentiels.
Aucune preuve définitive n’indique que l’administration concomitante d’agonistes du récepteur H2 de l’histamine et/ou d’antiacides n’empêche l’apparition d’effets indésirables gastro-intestinaux ni ne permet de continuer le traitement de TORADOL IM lors et en cas de l’apparition de ces effets indésirables.
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), à une hématurie ou à une cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement avec un AINS. Certains cas se sont aggravés lors d’un traitement continu. Si de tels symptômes se manifestent et qu’aucune autre explication n’est possible, il faut arrêter immédiatement le traitement par TORADOL IM pour permettre une
récupération. Ceci devrait être effectué avant de procéder à des analyses urologiques ou à d’autres traitements.
Affections hématologiques et du système lymphatique
Les AINS inhibant la biosynthèse de la prostaglandine entravent à des degrés variables la fonction plaquettaire. Par conséquent, les patients chez qui un tel effet indésirable pourrait se produire (p. ex., les patients qui prennent des anticoagulants ou qui sont atteints d’hémophilie et de troubles plaquettaires) doivent faire l’objet d’une surveillance étroite lorsqu’ils reçoivent TORADOL IM.
Anticoagulants : De nombreuses études ont démontré que l’usage concomitant d’AINS et d’anticoagulants augmente le risque d’hémorragie. L’administration concomitante de TORADOL IM et de warfarine exige une surveillance étroite du Rapport international normalisé (RIN).
Il est possible qu’une augmentation des saignements se produise en dépit de la surveillance du RIN pendant le traitement.
L’utilisation de TORADOL IM chez des patients dont le traitement affecte l’hémostase doit être faite avec prudence et inclure un suivi rigoureux. L’utilisation concomitante de TORADOL IM et d’une faible dose prophylactique d’héparine (2 500-5 000 unités q12h), de warfarine et de dextrans peut également être associée à un risque accru d’hémorragie.
Chez les patients recevant des anticoagulants, le risque de formation d’un hématome intramusculaire causé par des injections de TORADOL IM augmente.
Le temps de prothrombine doit être surveillé étroitement chez tous les patients recevant un traitement anticoagulant oral concomitant au kétorolac trométhamine.
TORADOL IM administré avec 2 doses de 5 000 U d’héparine à 11 volontaires sains a entrainé un temps d’hémorragie de 6,4 minutes (3,2 à 11,4 minutes) par rapport à une médiane de 6,0 minutes (3,4 à 7,5 minutes) pour l’héparine seule et 5,1 minutes (3,5 à 8,5 minutes) pour le placebo.
La liaison in vitro de la warfarine aux protéines plasmatiques n’est que légèrement réduite par le kétorolac trométhamine (99,5 % contrôle vs 99,3 %) à des concentrations plasmatiques de 5 à 10 µg/mL
Effets antiplaquettaires : La kétorolac trométhamine et d’autres AINS inhibent l’agrégation des plaquettes et il a été prouvé qu’ils prolongent la durée du temps de saignement chez certains patients. Le kétorolac trométhamine n’a pas d’incidence sur la numération plaquettaire, le temps de prothrombine (TP) ou le temps de thromboplastine partiel (TTP). Contrairement à l’acide acétylsalicylique (AAS), l’effet des AINS sur la fonction des plaquettes est quantitativement moindre ou de plus courte durée et est réversible. L’inhibition de la fonction plaquettaire par le kétorolac trométhamine se normalise sous 24 à 48 heures suivant l’interruption du médicament.
L’efficacité de TORADOL IM et d’autres AINS en tant qu’agents antiplaquettaires n’a pas été démontrée et c’est pourquoi ils ne devraient PAS être substitués à l’AAS ou à d’autres agents antiplaquettaires pour la prophylaxie des maladies cardiovasculaires thrombo-emboliques. Les traitements antiplaquettaires (p. ex., AAS) ne devraient PAS être interrompus. Certaines données indiquent que l’utilisation des AINS avec l’AAS peut significativement atténuer les effets de protection cardiovasculaire de l’AAS (voir 9.4 Interactions médicamenteuses, Acide acétylsalicylique (AAS) ou autres AINS).
L’administration concomitante de TORADOL IM et de faibles doses d’AAS augmente les risques d’ulcère du tube digestif et de complications connexes.
Dyscrasies sanguines : Les dyscrasies sanguines (telles que la neutropénie, la leucopénie, la thrombopénie, l’anémie aplastique et l’agranulocytose) associées à l’usage des AINS sont rares, mais elles peuvent avoir de graves conséquences.
L’anémie peut parfois se présenter chez les patients recevant des AINS, y compris TORADOL IM. Cela peut être attribuable à la rétention de fluides, à la perte de sang dans l’appareil gastro-intestinal ou à un effet sur l’érythropoïèse qui n’a pas été complètement décrit. Les patients suivant un traitement de TORADOL IM devraient faire vérifier leur niveau d’hémoglobine ou d’hématocrite s’ils présentent des signes ou des symptômes d’anémie ou de perte de sang.
Hémorragie et utilisation périopératoire de TORADOL IM : Des hématomes postopératoires et d’autres symptômes de saignement de la plaie ont été signalés lors de l’administration périopératoire de kétorolac TORADOL IM par voie intramusculaire. Le médecin doit envisager le risque de saignement quand l’hémostase est critique, comme entre autres, dans les cas de résection de la prostate, d’amygdalectomie ou de chirurgie esthétique. TORADOL IM est contre-indiqué chez les patients présentant des troubles de la coagulation. Lorsque TORADOL IM doit être administré à des patients qui reçoivent un traitement médicamenteux modifiant l’hémostase, il est conseillé de suivre ces patients de près. Voir 2
CONTRE-INDICATIONS
Hépatique, biliaire ou pancréatique
Comme pour tout autre AINS, une élévation mineure des valeurs des enzymes hépatiques (aspartate aminotransférase, alanine aminotransférase, phosphatase alcaline) peut se produire chez jusqu’à 15 % des patients. Ces anomalies peuvent progresser, demeurer essentiellement stables ou être transitoires durant le cours du traitement.
Au cours d’études cliniques, des élévations significatives (plus de 3 fois les valeurs normales) des transaminases sériques, (glutamique pyruvique [SGPT ou ALAT] et glutamique oxalo-acétique [SGOT ou ASAT]) ont été observées chez moins de 1 % des patients.
Si un patient présente des symptômes et/ou des signes évoquant une dysfonction hépatique, ou si son test de fonction hépatique révèle des résultats anormaux, il convient de l’examiner afin de surveiller l’apparition d’une réaction hépatique plus grave au cours du traitement. Des réactions hépatiques graves, notamment des cas d’ictère et d’hépatite mortelle, de nécrose hépatique et d’insuffisance hépatique, parfois mortelles, ont été signalées avec les AINS.
Bien que de telles réactions soient rares, le traitement de kétorolac trométhamine doit être interrompu si les résultats du bilan hépatique continuent d’être anormaux ou s’aggravent, si des signes et symptômes cliniques évoquant une maladie du foie se manifestent (p. ex. ictère) ou si des manifestations générales apparaissent (p. ex. éosinophilie, éruption cutanée, etc.).
TORADOL IM est contre-indiqué chez les patients présentant des troubles hépatiques graves ou une hépatopathie active. Si ce médicament doit être prescrit en présence d’une anomalie de la fonction hépatique, une surveillance rigoureuse s’impose. Il faut faire preuve de prudence lorsqu’on administre TORADOL IM à des patients qui présentent des antécédents d’hépatopathie. Les patients dont la fonction hépatique est déficiente en raison d’une cirrhose ne présentent pas de changement important cliniquement pour la clairance du kétorolac trométhamine (voir 2 CONTRE-NDICATIONS, 10.3 Pharmacocinétique).
Aucune étude n’a été effectuée chez les patients atteints d’hépatite ou de cholestase.
Système immunitaire
Réactions anaphylactoïdes : Comme pour tous les AINS en général, des réactions anaphylactoïdes se sont produites chez certains patients n’ayant jamais été exposés à TORADOL IM. Il faut être en mesure de neutraliser ces réactions lorsqu’on administre la première dose de TORADOL IM. Au cours de l’expérience post-commercialisation, de rares cas de réactions anaphylactiques ou anaphylactoïdes et d’œdème de Quincke ont été signalés chez des patients recevant du TORADOL IM. TORADOL IM ne devrait PAS être administré à des patients atteints de la triade AAS. Ce complexe symptomatique se rencontre typiquement chez des patients asthmatiques qui souffrent de rhinite avec ou sans polypes nasaux, ou qui manifestent des bronchospasmes graves et potentiellement mortels après avoir pris de l’AAS ou un autre AINS (voir 2 CONTRE-INDICATIONS).
Intolérance À L’AAS : TORADOL IM ne doit PAS être administré aux patients présentant un syndrome partiel ou total d’intolérance à l’AAS (rhinosinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme) chez qui l’asthme, l’anaphylaxie, l’urticaire ou l’œdème de Quincke, la rhinite ou autres signes allergiques sont précipités par l’AAS ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez de tels sujets. Les personnes qui présentent les problèmes médicaux mentionnés ci-dessus sont exposées à un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable. (voir 2 CONTRE-INDICATIONS).
Sensibilité croisée : Les patients qui sont sensibles à un AINS peuvent également être sensibles à un autre.
Infection : TORADOL IM, comme d'autres AINS, peut masquer les signes et symptômes d'une maladie infectieuse sous-jacente.
Méningite aseptique : Dans certains cas rares, on a observé des symptômes de méningite aseptique (raideur de la nuque, céphalées graves, nausées et vomissements, fièvre ou obnubilation) chez des patients traités avec des AINS. Les personnes atteintes de maladies auto-immunes (lupus érythémateux disséminé, maladies mixtes des tissus conjonctifs, etc.) semblent être prédisposées à la maladie. Le médecin doit donc, chez ces patients, faire preuve de vigilance à l’égard du développement d’une telle complication.
Surveillance et examens de laboratoire
Les examens et surveillances suivants sont recommandés pour diverses populations de patients sous TORADOL IM. Cette liste n’est pas exhaustive.
Affections cardiovasculaires : La tension artérielle nécessite un surveillance (en cas de concomitance avec des antihypertenseurs et chez les patients sensibles présentant une rétention d’eau). Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDIMAMENTEUSES
Hématologie : L’administration concomitante d’anticoagulants exige une surveillance étroite du Rapport international normalisé (RIN). Un surveillance de l’hémoglobine, l’hématocrite, les érythrocytes, les leucocytes et les plaquettes peut être nécessaire. Voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9
INTERACTIONS MÉDICAMENTEUSES
Une surveillance de la concentration plasmatique de lithium (en cas de prescription en concomitance avec du lithium) est indispensable. Voir 9
INTERACTIONS MÉDICAMENTEUSES
Fonction hépatique : Il faut vérifier les taux sériques de transaminases et de bilirubine pendant le traitement par TORADOL IM. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, hépatique/biliaire/pancréatique
Fonction visuelle : Un examen ophtalmologique peut être nécessaire. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle
Grossesse : Si TORADOL IM est administré entre le milieu (environ 20 semaines) et la fin du deuxième trimestre de grossesse, il est recommandé de surveiller étroitement le volume du liquide amniotique chez les femmes enceintes sous TORADOL IM, car celui-ci peut entraîner une réduction du volume du liquide amniotique et même un oligohydramnios. TORADOL IM est contre-indiqué pour une utilisation pendant le troisième trimestre de la grossesse. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 7.1.1 Femmes enceintes
Fonction rénale : Lorsque le patient suit un traitement par TORADOL IM, il est conseillé de vérifier le taux de créatinine sérique, la clairance de la créatine et l’urémie. Il faut aussi surveiller les électrolytes, y compris la kaliémie. Voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 4.2 Posologie recommandée et ajustement posologique, 7 MISES EN GARDE ET PRÉCAUTIONS, et 9 INTERACTIONS MÉDIMAMENTEUSES et rénales.
Système nerveux
Certains patients peuvent éprouver une somnolence, des étourdissements, une vision trouble, des vertiges, un acouphène ou une perte d’audition après avoir utilisé des AINS, comme TORADOL IM. Si ces réactions indésirables se manifestent, le patient doit faire preuve de prudence s’il doit accomplir des tâches qui nécessitent une vigilance.
Fonction visuelle
Certains patients ont signalé une vision floue ou réduite après avoir utilisé des AINS. Si de tels symptômes se produisent, l’utilisation de TORADOL IM devrait être interrompue et un examen ophtalmologique devrait être réalisé.
L’examen ophtalmologique devrait être effectué régulièrement chez les patients recevant des AINS pendant une période de temps prolongée.
Considérations péri-opératoires
(Voir 2 CONTRE-INDICATIONS : Pontage aorto-coronarien, voir 7 MISES EN GARDE ET PRÉCAUTIONS : Hémorragie et utilisation périopératoire du TORADOL IM)[
Psychiatrie
Certains patients peuvent souffrir de dépression et d’insomnie lors de l'utilisation d'AINS, tels que TORADOL IM.
Fonction rénale
L’administration prolongée d’AINS à des animaux a provoqué une nécrose papillaire rénale et d’autres pathologies rénales anormales. Chez les humains, on a signalé l’apparition d’insuffisance rénale aiguë, de néphrite interstitielle aiguë, de nécrose médullaire rénale, d’hématurie, de protéinurie légère ou, à l’occasion, d’un syndrome néphrotique.
Une insuffisance rénale due aux AINS a été observée chez des patients atteints d’affections prérénales entraînant une réduction du débit sanguin rénal ou du volume sanguin. Les prostaglandines du rein contribuent au maintien de l’irrigation rénale et du débit de filtration glomérulaire (DFG). Chez ces patients, l’administration d’un AINS peut causer une réduction de la synthèse des prostaglandines et provoquer une altération de la fonction rénale. Les patients qui ont le plus grand risque de souffrir ce genre de réaction sont ceux qui présentent une insuffisance rénale préexistante (DFG < 60 mL/min ou 1 mL/s), les patients déshydratés, les patients qui suivent un régime faible en sel, les patients qui présentent une insuffisance cardiaque congestive, une cirrhose ou une dysfonction hépatique, les patients qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine-II, des antagonistes des récepteurs de l’angiotensine, de la cyclosporine ou des diurétiques, une sepsie ou encore, les personnes âgées. Des cas d'insuffisance rénale grave ou menaçant le pronostic vital ont été signalés chez des patients ayant une fonction rénale normale ou altérée après un traitement de courte durée par AINS. Même les patients à risque qui tolèrent les AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accru (p. ex. déshydratation causée par une gastro-entérite). L’interruption du traitement avec un AINS est habituellement suivie du retour à l’état précédant le traitement.
La prudence est de mise lorsque l’on amorce un traitement par AINS, notamment par TORADOL IM, chez des patients considérablement déshydratés. Il est conseillé de réhydrater le patient avant de commencer le traitement. La prudence est également recommandée chez les patients qui présentent une néphropathie existante.
Des élévations de l’azote uréique du sang et de la créatinine ont été signalées lors d’essais cliniques avec le kétorolac. TORADOL IM est CONTRE-INDIQUÉ chez les patients présentant une insuffisance rénale modérée à aigüe.
Maladie rénale avancée : (Voir 2 CONTRE-INDICATIONS)
Équilibre hydro-électrolytique : L’utilisation des AINS, comme TORADOL IM, peut favoriser une rétention sodique proportionnelle à la dose, qui peut entraîner une rétention d’eau et un œdème, et en conséquence, une augmentation de la tension artérielle, un œdème ainsi qu’une exacerbation de l’insuffisance cardiaque congestive. On a aussi observé une rétention de chlorure de sodium, une oligurie ainsi que des élévations de l’azote uréique sanguin et de la créatinine chez des patients traités avec le TORADOL IM. La prudence est donc recommandée lors de la prescription de TORADOL IM à des patients qui ont des antécédents d’insuffisance cardiaque congestive, qui présentent une fonction cardiaque affaiblie, une décompensation cardiaque, de l’hypertension, qui sont âgés ou qui sont atteints de toute autre affection prédisposant à une rétention aqueuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Affections cardiovasculaires).
L’utilisation des AINS, comme TORADOL IM, peut accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète sucré ou d’insuffisance rénale, chez les patients âgés et chez les patients qui reçoivent des adrénolytiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine-II, de la cyclosporine ou certains diurétiques dans le cadre d’un traitement concomitant.
Les électrolytes devraient être surveillés régulièrement (voir2 CONTRE-INDICATIONS).
Santé reproductive : Risques pour les femmes et les hommes
Fertilité : L’utilisation de TORADOL IM, comme avec tout autre médicament qui inhibe la synthèse de la cyclooxygénase et des prostaglandines, peut entraver la fertilité et n’est pas recommandée pour les femmes tentant de concevoir. Par conséquent, il est recommandé de considérer l’interruption du traitement par NAPROSYN chez les femmes ayant des difficultés de conception ou qui font l’objet d’une étude pour cause d’infertilité. Voir 7.1.1 Femmes enceintes
Fonction respiratoire
L’asthme induit par l’AAS est un signe très important, à défaut d’être courant, de la sensibilité à l’AAS et aux AINS. Il est plus fréquent chez les patients asthmatiques qui ont des polypes nasaux.
Peau
Réactions cutanées graves : L’utilisation de certains AINS tels que le TORADOL IM a été associée
à de rares cas de réactions cutanées graves, mortelles ou potentiellement mortelles suivant la commercialisation,
y compris :
- le syndrome d'hypersensibilité médicamenteuse ou DRESS (drug reaction with eosinophilia and systemic symptoms),
- le syndrome de Stevens-Johnson,
- la nécrolyse épidermique toxique,
- la dermatite exfoliative et
- l’érythème polymorphe.
Les patients semblent être plus exposés à ces événements au début du traitement, l'apparition des cas se produisant généralement au cours du premier mois de traitement. Ces réactions peuvent être réversibles pourvu que l’agent en cause cesse d’être administré et qu’un traitement approprié soit instauré. Les patients doivent être informés qu'ils doivent interrompre leur traitement AINS à la première apparition d'une éruption cutanée, de lésions muqueuses ou de tout autre signe d'hypersensibilité, et contacter immédiatement leur médecin pour évaluation et conseils, notamment en ce qui concerne les traitements à interrompre.
Le syndrome DRESS se manifeste généralement, mais pas exclusivement, par de la fièvre, une éruption cutanée, une lymphadénopathie et/ou un gonflement du visage. Les autres manifestations cliniques peuvent inclure une hépatite, une néphrite, des anomalies hématologiques, une myocardite ou une myosite. Parfois, les symptômes du syndrome DRESS peuvent ressembler à une infection virale aiguë, et l'éosinophilie est souvent présente. Comme cette maladie est variable dans sa présentation, d'autres systèmes d'organes non mentionnés ici peuvent être impliqués. Il est important de noter que les premières manifestations d'hypersensibilité, comme la fièvre ou la lymphadénopathie, peuvent être présentes même en l'absence d'éruption cutanée.
7.1 Populations spéciales
7.1.1 Femmes enceintes
Femmes enceintes : L'utilisation de TORADOL IM est contre-indiquée au cours du troisième trimestre de grossesse en raison du risque d’obturation prématurée du canal artériel et du risque d’entraîner une parturition prolongée (voir 2 CONTRE-INDICATIONS et 16 TOXICOLOGIE NON-CLINIQUE ).
La prudence est recommandée lors de la prescription de TORADOL IM au cours des premier et deuxième trimestres de la grossesse, en particulier du milieu à la fin du deuxième trimestre de la grossesse (début à environ 20 semaines) en raison d'un possible dysfonctionnement rénal fœtal entraînant un oligohydramnios et, dans certains cas, une insuffisance ou une défaillance rénale néonatale.
Des études publiées et des rapports établis après la mise sur le marché décrivent l'utilisation d'AINS par la mère à environ 20 semaines de gestation ou plus tard au cours de la grossesse, associée à une dysfonction rénale fœtale entraînant un oligoamnios et, dans certains cas, une insuffisance rénale ou une défaillance néonatale. Il a été démontré que les AINS entraînent une réduction significative de la production d'urine chez le fœtus avant la réduction du volume du liquide amniotique. Il y a également eu un nombre limité de rapports de cas liés à l'utilisation d'AINS par la mère et de dysfonctionnement rénal néonatal et d'insuffisance rénale sans oligoamnios, dont certains étaient irréversibles, même après l'arrêt du traitement.
Ces effets indésirables sont observés, en moyenne, après plusieurs jours à plusieurs semaines de traitement, bien que l'oligoamnios ait été rarement signalé dès 48 heures après le début du traitement par AINS. Les complications d'un oligoamnios prolongé peuvent par exemple inclure des contractures des membres et un retard de maturation pulmonaire. Dans certains cas post-commercialisation d'altération de la fonction rénale néonatale, des procédures invasives telles qu'une exsanguino-transfusion ou une dialyse ont été nécessaires.
Si, après un examen attentif de la balance bénéfices-risques, il est jugé nécessaire d'administrer un traitement AINS entre le milieu (début à environ 20 semaines) et la fin du deuxième trimestre de la grossesse, l'utilisation doit être limitée à la plus petite dose efficace et à la plus courte durée possible. Il est également recommandé d'envisager une surveillance échographique du liquide amniotique si le traitement par TORADOL IM se prolonge au-delà de 48 heures et d'interrompre le traitement par AINS en cas d'oligohydramnios, suivi d'un suivi médical approprié.
L’inhibition de la synthèse des prostaglandines peut influencer de façon indésirable la grossesse et/ou le développement de l'embryon et du fœtus. Les données des études épidémiologiques indiquent la possibilité d’un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’inhibiteurs de la synthèse des prostaglandines durant les premiers mois de la grossesse.
Chez les animaux, il a été observé que l’administration d’inhibiteurs de la synthèse des prostaglandines provoque une augmentation des pertes avant et après l’implantation et de la létalité embryo-fœtale. De plus, des incidences accrues de diverses malformations, notamment des malformations cardiovasculaires, ont été signalées chez les animaux ayant reçu des inhibiteurs de la synthèse des prostaglandines durant la période d’organogenèse.
L’utilisation de TORADOL IM est contre-indiquée au moment du travail et de l’accouchement en raison de leur effet inhibiteur sur la synthèse des prostaglandines, qui pourrait nuire à la circulation sanguine fœtale et inhiber les contractions utérines. Il pourrait en résulter un risque accru d’hémorragie utérine (voir 2 CONTRE-INDICATIONS).
7.1.2 Femmes qui allaitent
TORADOL IM est contre-indiqué chez les femmes qui allaitent (voir 2 CONTRE-INDICATIONS)
7.1.3 Pédiatrie
Enfants et adolescents (< 18 ans) : TORADOL IM est contre-indiqué chez les enfants et les adolescents. Voir 2
CONTRE-INDICATIONS
7.1.4 Personnes âgées
Personnes âgées : Les patients âgés de plus de 65 ans (appelés personnes âgées ou patients âgés dans le présent document) et les patients vulnérables ou affaiblis sont plus susceptibles de présenter une variété de réactions indésirables provoquées par des AINS. La fréquence de ces réactions indésirables augmente proportionnellement à la dose et à la durée du traitement. De plus, ces patients tolèrent moins les ulcères et les hémorragies. La plupart des cas d'événements gastro-intestinaux mortels signalés concernent cette population. Les patients âgés présentent aussi un risque accru d’ulcère ou d’hémorragie de l’œsophage inférieur. Chez ces patients, on devrait envisager une dose initiale plus faible que celle habituellement recommandée, apporter des ajustements individuels au besoin et assurer une surveillance étroite.
L’utilisation de TORADOL IM après la commercialisation semble indiquer que le risque d’ulcères gastro-intestinaux, d’hémorragie, et de perforation est plus élevé chez les personnes âgées et que la plupart des manifestations gastro-intestinales mortelles signalées spontanément surviennent dans cette population. Cela s’applique en particulier aux patients âgés qui reçoivent une dose quotidienne moyenne supérieure à 60 mg/jour de TORADOL IM. Le kétorolac étant éliminé plus lentement chez les personnes âgées (voir 10.3 Pharmacocinétique), il faut faire preuve d’une plus grande prudence et prescrire la dose efficace la plus faible (voir 4.2 Posologie recommandée et ajustement posologique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment observés avec les AINS sont de nature gastro-intestinale, le plus grave d’entre eux étant l’ulcère gastro-duodénal avec ou sans hémorragie. Des décès sont survenus, en particulier chez les personnes âgées.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux des effets indésirables qui y sont observés peuvent donc ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les informations relatives aux effets indésirables provenant d'essais cliniques peuvent s'avérer utiles pour identifier et estimer les taux d'effets indésirables des médicaments dans un contexte réel.
Les effets indésirables suivants ont été signalés au cours d’essais d’efficacité clinique du TORADOL IM. Les patients de ces essais (N = 660) ont reçu des doses uniques de 30 mg (N = 151) ou des doses multiples de 30 mg (N = 509) pendant une période de 5 jours ou moins pour le soulagement de la douleur consécutive à une intervention chirurgicale. Ces effets indésirables ne sont pas nécessairement liés au médicament.
Tableau 1 : Effets indésirables les plus fréquents déterminés au cours des essais cliniques (10-13 %, 4-9 % et 2-3 %)
| Classe de système d’organe | Incidence | Effet indésirable |
| Système nerveux | 10 - 13 % | Somnolence |
| 4 - 9 % | Céphalée | |
| 2 - 3 % | Transpiration, vertiges | |
| Système digestif | 10 - 13 % | Nausée |
| 4 - 9 % | Vomissement | |
| Site d’injection | 4 - 9 % | Douleur au site d’injection |
| Système cardiovasculaire | 2 - 3 % | Vasodilatation |
8.3 Effets indésirables moins fréquents observés au cours des études cliniques
Tableau 2 : Effets indésirables moins fréquents déterminés au cours des essais cliniques (≤ 1 %)
| Classe de système d’organe | Effet indésirable |
| Système nerveux | insomnie, augmentation de la sécheresse buccale, rêves étranges, anxiété, dépression, paresthésie, nervosité, réaction paranoïde, troubles du langage, euphorie, augmentation de la libido, soif excessive, trouble de la concentration, excitation |
| Système digestif | flatulence, anorexie, constipation, diarrhée, dyspepsie, plénitude gastro-intestinale, hémorragie digestive, douleurs gastro-intestinales, méléna, mal de gorge, anomalies de la fonction hépatique, rectorragie, stomatite |
| Système cardiovasculaire : | hypertension, douleur thoracique, tachycardie, hémorragie, palpitations, embolie pulmonaire, syncope, tachycardie ventriculaire, pâleur, bouffées vasomotrices |
| Site d’injection | réaction au site d’injection |
| Le corps dans son entier | asthénie, fièvre, douleur dorsale, frissons, douleur, douleur au cou |
| Troubles sensoriels | dysgueusie, acouphène, vision brouillée, diplopie, hémorragie rétinienne |
| Système musculo-squelettique : | myalgie, contraction musculaire |
| Système respiratoire : | asthme, augmentation de la toux, dyspnée, épistaxis, hoquet, rhinite |
| Peau et annexes cutanées : | prurit, éruption, hématome sous-cutané, trouble cutané |
| Système urogénital : | dysurie, rétention d’urine, oligurie, augmentation de la fréquence des mictions, vaginite |
Troubles métaboliques/nutritionnels : | œdème, hypokaliémie, hypovolémie |
| Système hématologique et lymphatique : | anémie, troubles de la coagulation, purpura |
8.4 Résultats de laboratoire anormaux : hématologie, biochimie et autres données quantitatives
Résultats des essais cliniques
Des élévations de l’azote uréique du sang et de la créatinine ont été signalées lors d’essais cliniques avec le kétorolac.
8.5 Effets indésirables observés après la commercialisation
Des événements indésirables supplémentaires associés à TORADOL IM rapportés après commercialisation au niveau mondial sont inclus ci-dessous. Étant donné que les événements survenant après la commercialisation sont rapportés volontairement et qu’ils proviennent d’une population dont la taille est incertaine, il n’est pas toujours possible d’obtenir une estimation fiable de leur fréquence ou d’établir clairement une relation liée à l’administration de TORADOL IM.
Les effets indésirables suivants ont été signalés après la commercialisation du médicament chez des patients ayant reçu TORADOL IM (comprimés et injection) :
Troubles hématologiques et lymphatiques : hémorragie de la plaie post-opératoire, nécessitant rarement une transfusion sanguine (voir 7 MISES EN GARDE ET PRÉCAUTIONS), thrombopénie, épistaxis, leucopénie, hématome et augmentation du temps de saignement, éosinophilie, agranulocytose, anémie aplastique, anémie hémolytique, lymphadénopathie et pancytopénie.
Troubles cardiaques : œdème pulmonaire, bradycardie, palpitations, insuffisance cardiaque, arythmie, infarctus du myocarde et insuffisance cardiaque congestive.
Troubles de l'oreille : acouphènes, vertiges, perte d'audition.
Troubles oculaires : vision anormale, névrite optique.
Troubles généraux et anomalies au site d'administration : malaise et fatigue
Troubles gastro-intestinaux : hémorragie gastro-intestinale, ulcération gastroduodénale, perforation gastro-intestinale, obstruction gastro-intestinale, pancréatite, méléna, œsophagite, hématémèse, vomissements, stomatite ulcéreuse, douleur/incommodité abdominale, éructation, saignement rectal, bouche sèche, plénitude, exacerbation de la colite et de la maladie de Crohn ont été rapportés après l'administration. Moins fréquemment, une gastrite a été observée.
Troubles hépatobiliaires : jaunisse, hépatite, insuffisance hépatique, ictère cholostatique.
Infections et infestations : infection, conjonctivite.
Troubles du système immunitaire : anaphylaxie, réactions anaphylactoïdes, bronchospasme, œdème laryngé, hypotension, bouffées vasomotrices, éruption cutanée et œdème de Quincke. Ces réactions sont survenues chez des patients qui n’avaient pas d’antécédents d’hypersensibilité. Les réactions anaphylactoïdes, comme l'anaphylaxie, peuvent avoir une issue fatale.
Investigations : anomalies dans les résultats des tests de la fonction hépatique, élévation de l'urée et de la créatinine sériques.
Affections du système nerveux : Convulsions, hyperkinésie, méningite aseptique, symptômes extrapyramidaux, anomalie du goût.
Troubles psychiatriques : pensées anormales, troubles de la concentration, somnolence, rêves anormaux, hallucinations, réactions psychotiques.
Troubles respiratoires, thoraciques et médiastinaux : asthme, dépression respiratoire, pneumonie, œdème pulmonaire.
Affections réno-urinaires : insuffisance rénale aiguë, douleur lombaire avec ou sans hématurie et/ou azotémie, néphrite, hyponatrémie, hyperkaliémie, syndrome hémolytique et urémique, rétention urinaire, néphrite interstitielle, nécrose papillaire rénale, syndrome néphrotique, hématurie. Comme avec d'autres médicaments qui inhibent la synthèse rénale des prostaglandines, des signes d'insuffisance rénale, tels que, mais sans s'y limiter, des élévations de la créatinine et du potassium, peuvent survenir après une dose de Ketorolac IV.
Affections des organes de reproduction et du sein : infertilité féminine.
Affections de la peau et du tissus sous-cutané : Syndrome de Lyell, syndrome de Stevens-Johnson, dermatite exfoliative, éruption maculopapulaire, urticaire, alopécie, érythème polymorphe, nécrolyse épidermique toxique, ecchymose, photosensibilité cutanée, dermatite photosensible, érythème noueux, œdème de Quincke, réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS).
Troubles vasculaires : hémorragie postopératoire de la plaie, hypotension, bouffées vasomotrices, vascularite.
D’après les données épidémiologiques et les résultats des essais cliniques, l’utilisation des inhibiteurs de la COX-2 et de certains AINS (surtout à fortes doses) serait associée à un risque accru d’événements thrombotiques artériels (tels qu’un infarctus du myocarde ou un accident vasculaire cérébral).
9
INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- AINS : TORADOL IM est contre-indiqué chez les patients recevant actuellement de l’acide acétylsalicylique (AAS) ou des AINS, en raison du risque cumulé d’effets indésirables graves relatifs aux AINS. Voir 2 CONTRE-INDICATIONS, 9.4 Interactions médicamenteuses.
Pentoxifylline : L’utilisation concomitante du TORADOL IM et de la
pentoxifylline est conte-indiquée en raison d’un risque accru d’hémorragie. Voir 2 CONTRE-INDICATIONS, 9.4 Interactions médicamenteuses.
- Probénécide : L’utilisation concomitante de TORADOL IM et de probénécide est contre-indiquée en raison d’une augmentation importante des taux plasmatiques de kétorolac (environ trois fois) et de la demi-vie terminale (environ deux fois). Voir 2 CONTRE-INDICATIONS, 9.4 Interactions médicamenteuses.
9.3 Interactions médicament-comportement
Effets potentiels sur la conduite et l’utilisation de machines : Certains patients peuvent être affectés par une somnolence, des étourdissements, des vertiges, une insomnie ou une dépression, lorsqu’ils utilisent TORADOL IM. C’est pourquoi les patients doivent agir avec prudence lorsqu’ils effectuent des activités potentiellement dangereuses nécessitant d’être vigilant.
La consommation concomitante d’alcool avec un AINS peut augmenter le risque d’effets indésirables gastro-intestinaux, comme l’ulcération et l’hémorragie.
9.
4 Interactions médicamenteuses
Les médicaments figurant dans ce tableau sont basés sur des rapports de cas ou des études d'interactions médicamenteuses, ou sur des interactions potentielles du fait de l'ampleur et de la gravité attendues de l'interaction (c'est-à-dire ceux identifiés comme contre-indiqués).
Tableau 3 - Interactions médicamenteuses établies ou potentielles
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
| Acide acétylsalicylique (AAS) ou autres AINS | EC | Certains AINS (p. ex. l’ibuprofène) peuvent interférer avec les effets antiplaquettaires de faibles doses d’AAS, faisant possiblement compétition à l'AAS pour l'accès au site actif de la cyclooxygénase-1. Des études in vitro ont indiqué que, à des concentrations thérapeutiques de salicylates (300 µg/mL), la liaison du kétorolac trométhamine était réduite d’environ 99,2 % à 97,5 %, ce qui représentait une augmentation potentielle double des | L’utilisation concomitante de TORADOL IM en supplément à la plupart des AINS, y compris ceux en vente libre (tels que l’ASA et l’ibuprofène) à fins analgésiques et/ou anti-inflammatoire est normalement contre-indiquée en raison de l’absence de preuve en faveur de bénéfices synergiques et du potentiel d’effets indésirables supplémentaires. Voir 7 MISES EN GARDE ET PRÉCAUTIONS |
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
concentrations plasmatiques du TORADOL IM non lié. Lorsque le kétorolac trométhamine est administré avec de l'aspirine, sa liaison aux protéines est réduite, bien que la clairance du kétorolac trométhamine libre ne soit pas modifiée. L'utilisation concomitante de TORADOL IM et d'AAS ou d'autres AINS augmente le risque de saignement. | L’exception est l’usage d’une faible dose d’AAS en prophylaxie cardiovasculaire pendant la prise d’un autre AINS à des fins analgésiques et/ou anti-inflammatoires, tout en gardant à l’esprit qu’une administration concomitante d’AINS est associée à des réactions indésirables supplémentaires. | ||
Inhibiteurs de l'ECA, bloqueurs des récepteurs de l'angiotensine et bêta-bloquants | T | Les AINS peuvent diminuer l'effet antihypertenseur des inhibiteurs de l'ECA, des ARA ou des bêta-bloquants (y compris le propranolol). Chez les patients âgés, présentant une déplétion volémique (y compris ceux sous traitement diurétique) ou atteints d'IR, la co-administration d'un AINS avec des inhibiteurs de l'ECA ou des ARA peut entraîner une détérioration de la fonction rénale, y | La tension artérielle et la fonction rénale (y compris les électrolytes) doivent être surveillées plus étroitement dans une telle situation, car il peut y avoir occasionnellement une augmentation substantielle de la tension artérielle. Voir 7 MISES EN GARDE ET PRÉCAUTIONSFonction rénale |
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
compris une possible insuffisance rénale aiguë et une hyperkaliémie. Ces effets sont généralement réversibles. | |||
| Antiacides | N/A | Aucune preuve définitive n’indique que l’administration concomitante d’agonistes du récepteur H2 de l’histamine et/ou d’antiacides n’empêche l’apparition d’effets indésirables gastro-intestinaux ni ne permet de continuer TORADOL IM lors et en cas de l’apparition de ces effets indésirables. | |
| Anticoagulants | EC | TORADOL IM et les anticoagulants tels que la warfarine ont un effet synergique sur les hémorragies. L'utilisation concomitante de TORADOL IM et d'anticoagulants présente un risque accru d'hémorragie grave par rapport à l'utilisation de l'un ou l'autre médicament seul. | Il convient de surveiller l'anticoagulation / le RIN et d'ajuster la posologie de la warfarine. Voir 7 MISES EN GARDE ET PRÉCAUTIONS : Hématologie, anticoagulants |
| Médicaments anti-épileptiques | C | Des cas sporadiques de crises d'épilepsie ont été | Lors de l'utilisation concomitante de |
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
rapportés lors de l'utilisation concomitante de kétorolac trométhamine et de médicaments antiépileptiques (phénytoïne, carbamazépine). | TORADOL IM et de médicaments antiépileptiques, il convient de surveiller les patients pour déceler d'éventuelles crises d'épilepsie. | ||
| Agents antiplaquettaires (y compris l’AAS) | EC | Il y a un risque accru d’hémorragie, par l’inhibition de la fonction des plaquettes, lorsque les agents antiplaquettaires sont combinés aux AINS tels que TORADOL IM. | Surveiller les patients pour déceler tout signe d'hémorragie. Voir 7 MISES EN GARDE ET PRÉCAUTIONS : Effets antiplaquettaires |
| Ciclosporine et tacrolimus | EC | Hyperkaliémie en cas d'utilisation concomitante de ciclosporine. L'inhibition de l'activité rénale des prostaglandines par les AINS, dont le TORADOL IM, peut augmenter l'effet néphrotoxique de la ciclosporine ou du tacrolimus. | Les patients doivent être surveillés pour un ajustement nécessaire de la posologie. Surveiller les patients pour détecter les signes d'aggravation de la fonction rénale. Voir 7 MISES EN GARDE ET PRÉCAUTIONS : Fonction rénale |
| Digoxine | C | Les AINS peuvent exacerber l'insuffisance cardiaque, réduire le DFG et augmenter les taux plasmatiques de glucosides cardiaques lorsqu'ils sont administrés | Un suivi accru des niveaux sériques et un ajustement de la dose de glucosides digitaliques peut être nécessaire durant et suivant un traitement concomitant d’AINS. |
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
conjointement avec des glucosides cardiaques. L’utilisation concomitante du TORADOL IM avec de la digoxine peut entraîner une augmentation des concentrations de digoxine, ce qui peut causer une intoxication digitalique. Le kétorolac trométhamine n’affecte pas la liaison de la digoxine aux protéines. | |||
| Diurétiques | EC | Des études cliniques ainsi que des observations après commercialisation ont montré que le kétorolac trométhamine peut réduire l'effet natriurétique du furosémide et des thiazides chez certains patients. Cet effet a été attribué à l'inhibition par les AINS de la synthèse rénale des prostaglandines. Le kétorolac trométhamine réduit la réponse diurétique au furosémide d'environ | Surveiller les patients pour détecter les signes d'aggravation de la fonction rénale, tout en s'assurant de l'efficacité du diurétique et de ses effets antihypertenseurs. Une attention particulière doit être portée aux patients présentant une décompensation cardiaque. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale |
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
20 % chez les sujets normovolémiques. La coadministration avec des diurétiques peut entraîner une réduction de l'effet diurétique et augmenter le risque de néphrotoxicité des AINS. | |||
| Glucocorticoïdes | EC | L'utilisation concomitante d'AINS et de glucocorticoïdes oraux augmente le risque d'effets indésirables gastro-intestinaux tels que les ulcères et les hémorragies, en particulier chez les personnes âgées (âgées de plus de 65 ans). | Surveiller les patients, en particulier ceux âgés de plus de 65 ans, pour détecter tout signe hémorragique. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Affections gastro-intestinales |
| Lithium | EC | Les AINS ont provoqué des hausses des taux plasmatiques de lithium et des réductions de la clairance du lithium rénal, entrainant une augmentation des concentrations de lithium plasmatiques et une toxicité potentielle du lithium. L’effet du kétorolac trométhamine sur les concentrations plasmatiques du lithium n’a pas été étudié. De cas d’augmentation des | Surveiller les concentrations plasmatiques de lithium chez les patients lors de l'arrêt ou du début du traitement par AINS. |
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
concentrations plasmatiques de lithium ont été observés durant le traitement avec le TORADOL IM. | |||
| Méthotrexate | N/A | L'utilisation concomitante d'AINS et de méthotrexate peut augmenter le risque de toxicité liée au méthotrexate (par exemple, neutropénie, thrombocytopénie, cytopénie, dysfonctionnement rénal). | Surveiller les patients pour détecter toute toxicité due au méthotrexate. La numération érythrocytaire et la fonction rénale doivent être surveillées. |
| Mifepristone | T | Les AINS peuvent réduire les effets de la mifépristone. | Les AINS ne doivent pas être utilisés pendant les 8 à 12 jours suivant l'administration de la mifépristone. |
| Agents néphrotoxiques | T | Activité néphrotoxique. | L'utilisation de médicaments ayant une activité néphrotoxique (par exemple, les antibiotiques aminoglycosides) doit être évitée lors de l'utilisation de TORADOL IM. |
| Relaxants musculaires non dépolarisants | EC | Après la mise sur le marché, on a signalé une interaction possible entre le kétorolac trométhamine IV/IM et les relaxants musculaires non dépolarisants, qui a entraîné une apnée. L'utilisation | Lors de l'utilisation concomitante de TORADOL IM et de relaxants musculaires non dépolarisants, il faut surveiller les patients pour déceler les signes d'apnée. |
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
concomitante de kétorolac trométhamine et de relaxants musculaires n'a pas fait l'objet d'études formelles. | |||
| Opioïdes | C | Il a été démontré que le kétorolac réduit le besoin d'une analgésie opioïde concomitante lorsqu'il est administré pour le soulagement de la douleur postopératoire. | |
| pémétrexed | EC | L'utilisation concomitante de kétorolac trométhamine et du pémétrexed peut augmenter le risque de myélosuppression, de toxicité rénale et digestive associée au pémétrexed. | Lors de l'utilisation concomitante de kétorolac trométhamine et de pemetrexed, chez les patients atteints d'insuffisance rénale dont la clairance de la créatinine est comprise entre 45 et 79 ml/min, surveiller l'apparition d'une myélosuppression et d'une toxicité rénale et gastro-intestinale. Les AINS à demi-vie d'élimination courte (par exemple, diclofénac, indométhacine) doivent être évités pendant une période de deux jours avant, le jour même et deux jours après l'administration du pemetrexed. En l'absence de données concernant une |
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
interaction potentielle entre le pemetrexed et les AINS à demi-vie plus longue (par exemple, meloxicam, nabumetone), les patients prenant ces AINS doivent interrompre leur traitement pendant au moins cinq jours avant, le jour même et deux jours après l'administration du pemetrexed. | |||
| Pentoxifylline | Lors de l’administration conjointe de TORADOL IM et de pentoxifylline, on observe une tendance accrue d’hémorragies. | L’utilisation concomitante du TORADOL IM et de la pentoxifylline est conte-indiquée. | |
| Probénécide | EC | L’administration concomitante de kétorolac trométhamine et de probénécide entraîne une diminution de la clairance et du volume de distribution du kétorolac ainsi qu’une augmentation importante de ses taux plasmatiques (d’environ trois fois) et de sa demi-vie terminale (d’environ deux fois). | L’utilisation concomitante du TORADOL IM et du probénécide est conte-indiquée. |
| Médicaments psychoactifs | C | Des hallucinations ont été rapportées lorsque le kétorolac trométhamine était utilisé chez des | Lors de l'utilisation concomitante de TORADOL IM et de médicaments |
| Nom propre / Dénomination commune | Source de Preuve | Effet | Commentaire clinique |
patients prenant des médicaments psychoactifs (fluoxétine, thiothixène, alprazolam). | psychoactifs, il convient de surveiller les patients pour déceler d'éventuelles hallucinations. | ||
| Antibiotiques de type quinolone | EC | Des données animales indiquent que les AINS peuvent augmenter le risque de convulsions associées aux antibiotiques de la famille des quinolones. Les patients prenant des AINS et des quinolones peuvent présenter un risque accru de convulsions. | |
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) | C | L'administration concomitante d’AINS et d’ISRS peut augmenter le risque d’ulcères gastro-intestinaux et d’hémorragies. | Surveiller les patients pour déceler tout signe d'hémorragie. Voir 7 MISES EN GARDE ET PRÉCAUTIONS |
| Zidovudine | EC | Les AINS administrés avec la zidovudine augmentent le risque de toxicité hématologique. Il existe des preuves d'un risque accru d'hémarthroses et d'hématomes chez les hémophiles VIH (+) recevant un traitement concomitant à la zidovudine et à l'ibuprofène. |
9.5 Interactions médicament-aliment
Les interactions du médicament avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions du médicament avec les produits à base d’herbes médicinales n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les interactions du médicament avec les tests de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
Le soulagement de la douleur est comparable après l’administration du kétorolac par voie intramusculaire ou par voie orale. L’effet analgésique maximal survient 2 à 3 heures après l’administration sans qu’aucune différence significative sur le plan statistique n’ait été mise en évidence entre les doses recommandées. La différence la plus marquée entre les doses fortes et les doses faibles de TORADOL IM administrées par l’une ou l’autre voie concerne la durée de l’analgésie.
10.1 Mécanisme d’action
Le kétorolac trométhamine est un anti-inflammatoire non stéroïdien (AINS) doté d’une activité analgésique reposant sur ses effets périphériques. Comme c’est le cas avec d’autres AINS, le mode d’action exact du kétorolac est inconnu, mais on pense qu’il pourrait être lié à l’inhibition de la prostaglandine-synthétase.
10.3 Pharmacocinétique
La pharmacocinétique est linéaire après l’administration d’une ou de plusieurs doses. Les niveaux plasmatiques atteignent un état stationnaire au bout d’une journée lorsque le médicament est administré 4 fois par jour.
Après l’administration intramusculaire d’une dose unique de 30 mg, les concentrations plasmatiques maximales varient entre 2,2 et 3,0 g/mL et se produisent en moyenne en 50 minutes. La demi-vie plasmatique terminale varie de 3,5 à 9,2 heures chez les jeunes adultes et de 4,7 à 8,6 heures chez les personnes âgées (âge moyen : 72 ans).
Chez les patients présentant une insuffisance rénale, on observe une réduction de la clairance du kétorolac trométhamine et une augmentation de sa demi-vie terminale ( (voir tableau 7 ci-dessous).
L’hémodynamique des patients anesthésiés n’a pas été affectée par l’administration parentérale de TORADOL IM.
Absorption :
Le kétorolac trométhamine a été absorbé rapidement (Tmax entre 0,25 et 1,5 heure) et complètement après administration orale et intramusculaire chez l’humain(> 99 %).
Distribution :
Le volume de distribution du kétorolac a été évalué après administration intraveineuse et était en moyenne de 0,15 L/kg chez l’humain.
Le kétorolac était fortement lié aux protéines chez l’humain (99,2 %). La liaison ne dépendait pas de la concentration.
Clairance et demi-vie : La pharmacocinétique du kétorolac chez l’humain est linéaire après l’administration d’une ou plusieurs doses intramusculaires. Les niveaux plasmatiques atteignent l’état stationnaire à raison d’une administration toutes les 6 heures pendant une journée. Aucun changement de clairance n’a été constaté lors d’une administration chronique. Chez l’humain, la demie-vie plasmatique était en moyenne de 6,0 heures. La clairance plasmatique totale était en moyenne de 0,35 mL/min/kg chez l’humain.
Métabolisme :
le kétorolac se métabolise en grande partie dans le foie. La principale voie métabolique du kétorolac chez l’humain est la conjugaison de l’acide glucuronique. La p-hydroxylation constitue une voie métabolique supplémentaire.
Des études in vitro et in vivo ont démontré que, lors d’administration multiple, le kétorolac n’induit pas, ni n’inhibe son propre métabolisme ni celui d’autres médicaments comme l’aniline, l’éthylmorphine et l’hexobarbital.
Un métabolisme de premier passage modéré (d’environ 20 %) était observé chez l’humain.
Le métabolisme et l'excrétion du kétorolac et de ses métabolites étaient similaires après l'administration par voie orale, intraveineuse et intramusculaire. Le kétorolac représentait la majeure partie de la radioactivité circulant dans le plasma, avec une moyenne de 96 % chez l'humain. Les conjugués du kétorolac n’ont pas été détectés en quantité appréciable dans le plasma. Toutefois, le métabolite p-hydroxy (essentiellement inactif par rapport au kétorolac) a été détecté dans le plasma humain. Le kétorolac et ses métabolites étaient excrétés en majeure partie dans l’urine à raison de 92 % en moyenne chez l’humain.
Élimination
Le kétorolac trométhamine et ses métabolites (conjugués et métabolite p-hydroxy) sont éliminés principalement dans l’urine (91,4 %); le reste (6,1 %) est excrété dans les selles.
Populations et conditions particulières
- Personnes âgées (≥ 65 ans) : La demi-vie plasmatique terminale du kétorolac est plus longue d’une moyenne 7 heures (extrême : 4,3 et 8,6 heures) que chez les jeunes volontaires en bonne santé. La clairance plasmatique totale peut être réduite en moyenne de 0,019 L/h/kg par rapport à celle de jeunes volontaires en bonne santé.
- Grossesse et allaitement : Voir 7.1.1 Femmes enceintes
- Insuffisance hépatique : La pharmacocinétique du kétorolac n’a pas été modifiée de façon cliniquement importante chez les patients atteints d’insuffisance hépatique. On a toutefois observé une prolongation statistiquement significative du Tmax et de la demi-vie terminale chez ces derniers, comparativement aux jeunes volontaires en bonne santé.
- Insuffisance rénale: L’élimination du kétorolac est réduite chez les patients atteints d’insuffisance rénale, comme le montre la demi-vie plasmatique prolongée et la diminution de la clairance plasmatique totale comparativement aux jeunes sujets en bonne santé. La vitesse d’élimination est plus lente de façon à peu près proportionnelle au degré d’insuffisance rénale, sauf pour les patients atteints d’insuffisance rénale grave, chez lesquels la clairance plasmatique du kétorolac est plus élevée que ce que permettrait d’estimer le degré d’insuffisance rénale à lui seul.
Tableau 4 : Influence de l’âge et des fonctions hépatique et rénale sur la clairance et la demi-vie terminale du TORADOL IM1 et ORAL2
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conservez le TORADOL IM à température ambiante (15-30 °C), à l’écart de la lumière. Maintenir hors de la portée des enfants.
12 PRÉCAUTIONS PARTICULIÈRES DE MANIPULATION
N/A
| Types de sujets | Clairance totale (en L/h/kg)3 | Demie-vie terminale (en heures) | ||
IM MÉDIANE (plage) | ORAL MÉDIANE (plage) | IM MÉDIANE (plage) | ORAL MÉDIANE (plage) | |
Sujets normaux IM (n = 54) Oral (n = 77) | 0,023 (0,010 - 0,04 6) | 0,025 (0,013 - 0,05 0) | 5,3 (3,5 - 9,2) | 5,3 (2,4 - 9,0) |
Sujets âgés sains IM (n = 13) Oral (n = 12) (âge moyen = 72, plage = 65-78) | 0,019 (0,013-0,034) | 0,024 (0,018-0,034) | 7,0 (4,7-8,6) | 6,1 (4,3-7,6) |
Patients avec une Dysfonction hépatique IM et Oral (n=13) | 0,029 (0,013-0,066) | 0,033 (0,019-0,051) | 5,4 (2,2-6,9) | 4,5 (1,6-7,6) |
Patients avec une Insuffisance rénale IM et Oral (n=9) (créatinine sérique 1,9 - 5,0 mg/dL) | 0,014 (0,007-0,043) | 0,016 (0,007-0,052) | 10,3 (8,1-15,7) | 10,8 (3,4-18,9) |
Patients sous dialyse rénale IM (n=9) | 0,016 (0,003-0,036) | N/A | 13,6 (8,0-39,1) | N/A |
| 1 Estimation basée sur 30 mg de doses intramusculaires de kétorolac trométhamine 2 Estimation basée sur 10 mg de doses orales simples de kétorolac trométhamine 3 litres/heure/kilogramme | ||||
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : kétorolac trométhamine
Dénomination chimique : (±)-5-benzoyl-2, 3-dihydro-1H-pyrrolizine-1-acide carboxylique, 2-amino-2-(hydroxyméthyl)-1, 3-propanediol
Formule et masse moléculaire : C15H13NO3 • C4H11NO3; 376.41
Formule développée :
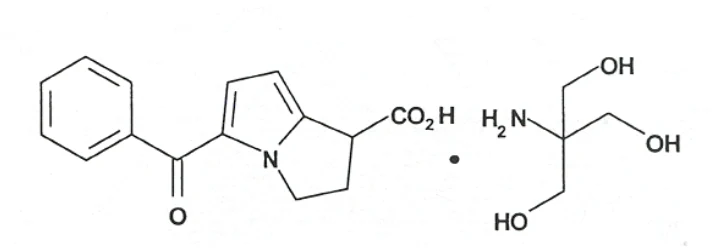
Propriétés physicochimiques : le kétorolac trométhamine (pKa = 3,46) est une poudre cristalline de couleur blanche à blanc cassé. Il se dissout librement dans l’eau et le méthanol, est légèrement soluble dans le tétrahydrofuranne, l’éthanol à 190° et à 200°, et pratiquement insoluble ou insoluble dans l’acétone, le chlorure de méthylène, le toluène, l’acétate d'éthyle, le dioxan, l’hexane, le butanol et l’acétonitrile. Le pH d’une solution à 1 % (p/v) dans de l’eau distillée varie entre 5,7 et 6,7. Son point de fusion est d’environ 162 °C avec décomposition.
14 ESSAIS CLINIQUES
Aucune donnée disponible.
15 MICROBIOLOGIE
Aucune information microbiologique n'est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Études de toxicité aiguë
| Animal | Souche | Sex e | Voie | LD 50 (mg/kg) |
| Souris | HLA-SW/ICR | F | Oral | environ 400 |
| Souris | HLA-SW/ICR | M/ F | Oral+ | 529 (281-1 540)* |
| Rat | COX-SD | F | Oral | 112 (68-191)* |
| Rat | COX-SD | M/ F | Oral+ | 100-400 |
| Souris | HLA-SW/ICR | F | i.p. | > 400 |
| Souris | HLA-SW/ICR | M/ F | i.p.+ | 473 (315-771)* |
| Rat | COX-SD | F | i.p. | 158 (101-248)* |
| Rat | COX-SD | M/ F | i.p.+ | 100-400 |
Remarque :
* intervalle de confiance 95 %
+études avec le kétorolac trométhamine, toutes les autres études étaient avec l’acide libre du kétorolac. Toutes les doses ont été administrées sous forme de solution.
L’administration de 200 mg/kg l’acide libre du kétorolac par voie orale à 1 mâle et 1 femelle cynomolgus a provoqué des vomissements chez les deux singes. D’autres changements ont été constatés chez la femelle, dont de la diarrhée et de l’anorexie qui ont débuté 5 jours après le traitement. Le mâle a pris du poids tandis que la femelle en a perdu. On a constaté une baisse de l’hémoglobine et de l’hématocrite chez les deux animaux, qui-ci ont survécu à la période de 2 semaines suivant la fin du traitement.
Dans une autre étude, une dose identique de kétorolac sous forme de sel trométhamine a provoqué des vomissements chez la femelle. Aucun autre signe clinique n’a été enregistré pour cet animal. Le singe mâle semblait normal au cours de la durée totale de l’étude.
Sensibilisation :
Le pouvoir de sensibilisation d’une solution de kétorolac trométhamine à 0,1 % a été évalué chez des cobayes mâles. Le kétorolac trométhamine n’a entraîné aucune sensibilisation lors de l’étude du modèle cobaye.
Irritation veineuse :
Une solution contenant du kétorolac trométhamine intraveineux en concentration de 10 mg/mL a été injectée dans la veine marginale de l’oreille gauche de 6 lapins (albinos de Nouvelle-Zélande). L’oreille droite servait de témoin factice. Aucune irritation de la veine n’a pu être constatée après l’examen macroscopique ou microscopique pathologique.
Une solution intraveineuse contenant 10 % d’éthanol et de kétorolac trométhamine en concentration de 10 ou 30 mg/mL a été injectée dans la veine marginale de l’oreille gauche de 6 lapins (albinos de Nouvelle-Zélande). Seule l’oreille droite a servi de témoin fictif. Aucune irritation de la veine n’a été mise en évidence chez les animaux vivants. Une irritation minime fut notée au niveau microscopique chez certains animaux ayant reçu le témoin ou des formulations médicamenteuses.
Études de toxicité subchronique
Oral :
Le kétorolac a été administré à des groupes de souris mâles et femelles à raison de 0 (excipient témoin), 0,25, 1,0, 4,0 ou 16,0 mg/kg/jour pendant 4 semaines.
Aucun changement lié au médicament n’a été observé chez la souris recevant 0,25 mg/kg/jour. Chez les souris recevant les doses plus élevées, les changements liés à la dose incluaient une baisse de l’activité, de la pâleur, une apparence maladive, un amaigrissement et un pelage rugueux. Des mortalités liées au traitement sont survenues dans le groupe recevant la dose la plus élevée uniquement (16 mg/kg/jour) (chez 4/6 mâles et 5/6 femelles). L’apport alimentaire des souris femelles des groupes recevant 1,0 ou 4,0 mg/kg/jour a été sensiblement plus faible que celui des valeurs témoins. Dans les groupes de mâles traités, l’apport alimentaire a été comparable aux valeurs témoins tout au long de l’étude.
Les paramètres hématologiques mesurés ont révélé une baisse du taux d’hémoglobine et de l’hématocrite chez les groupes recevant 4,0 ou de 16,0 mg/kg/jour, et des numérations leucocytaire et neutrophiles élevées chez les animaux du groupe de dose la plus élevée. Aucun changement important sur le plan biologique n’a été observé dans les paramètres biochimiques du plasma ni dans l’examen des urines. Une inflammation gastro-intestinale, des érosion et/ou des ulcères étaient présents uniquement chez les animaux traités par la dose élevée. Aucun changement pathologique lié au médicament n’a été observé chez les souris des autres groupes.
L’administration quotidienne de kétorolac par voie orale à des singes à raison de 0,0 (excipient témoin), 0,5, 2, 8 ou 32 mg/kg/jour pendant 4 semaines a entraîné des signes cliniques de toxicité et des effets hématologiques et pathologiques à toutes les doses. Sur le plan clinique, quelques cas isolés d’urines de couleur foncée, de vomissements et de matières fécales de couleur foncée (sang dans les selles) ont été observés dans tous les groupes mais pas dans les groupes témoins. Une légère baisse du taux d’hémoglobine et de l’hématocrite a été constatée surtout chez les animaux recevant la dose élevée. D’autres paramètres, comme le poids corporel, l’ophtalmoscopie, les données biochimiques et l’examen des urines, ont été comparables aux valeurs des témoins. Des érosions gastriques ont été observées chez certains animaux de tous les groupes de dose, tandis que l’ulcération et l’hémorragie gastriques n’ont été décelées que chez certains animaux recevant 8 ou 32 mg/kg/jour. On a constaté une colite chronique chez 3 des 4 singes traités par la dose la plus élevée.
Intraveineuse :
L’administration intraveineuse de kétorolac trométhamine à des lapins et à des singes à raison de 0 (excipient), 0,5, 1,25 ou 2,5 mg/kg/jour pendant 2 semaines a été bien tolérée et n’a pas causé d’effets liés au traitement ayant une importance clinique.
Intramusculaire :
Du kétorolac trométhamine a été administré quotidiennement par voie intramusculaire à des lapins à raison de 0 (solution salée témoin), 10 ou 15 mg pendant 29 jours consécutifs. Chaque groupe était composé de 3 mâles et de 3 femelles, et chaque animal a reçu un volume posologique de 0,5 mL.
Aucun changement clinique lié au traitement n’a été observé durant l’étude. Chez certains animaux traités, des changements hématologiques minimes ou légers sont survenus. L’examen macroscopique et/ou microscopique des points d’injection a révélé une hémorragie focale, une dégénérescence des fibres musculaires et une infiltration de leucocytes mixtes chez tous les groupes.
Cinq groupes de singes cynomolgus, composés chacun de 3 mâles et de 3 femelles, ont reçu des injections intramusculaires de solution salée, d’excipient ou de kétorolac trométhamine à raison de 4,5, de 9,0 ou de 13,5 mg/kg/jour pendant 3 mois. Les injections étaient administrées trois fois par jour et le volume de la dose était de 0,15, 0,15, 0,05, 0,10 ou 0,15 mL/kg/dose, respectivement, pour les groupes recevant la solution salée, l’excipient et les doses faible, moyenne et forte. Les points d’injection du premier et des 7 derniers jours ont été notés à des fins d’examen histologique.
Aucun signe clinique de toxicité systémique liée au médicament n’a été observé. L’incidence et la gravité des lacérations et des ulcères des extrémités (membres et queue) ont toutefois augmenté dans les groupes traités comparativement aux groupes témoins. Ces lésions résultaient probablement de morsures et l’effet analgésique du médicament peut avoir atténué le comportement normal d’évitement face à un stimulus douloureux.
Aucun changement lié au médicament dans le gain de poids corporel, la morphologie de l’œil ou les résultats de pathologie clinique n’a été noté, à l’exception d’une légère augmentation de l’azote uréique du sang chez les femelles recevant les doses élevées et moyennes.
Une irritation locale au point d’injection a été observée chez les animaux de tous les groupes traités. En conclusion, les doses de 4,5, 9,0 et 13,5 mg/kg de kétorolac trométhamine administrées trois fois par jour à des singes par voie intramusculaire pendant 3 mois n’ont essentiellement donné lieu à aucune toxicité systémique liée au médicament.
Études de toxicité chronique
Des groupes de souris,(30 mâles et 30 femelles par groupe) ont reçu soit un régime alimentaire placebo, soit un mélange de nourriture et de médicament équivalent à une dose quotidienne estimée à 0 (placebo), 3,3, 10 ou 30 mg/kg de kétorolac trométhamine pendant 6 mois.
Des changements cliniques liés au traitement ont été observés chez les animaux des groupes recevant les doses moyenne et élevée et comprenaient pâleur, pelage rugueux, apparence maladive, amaigrissement, grossissement de l’abdomen, diminution de l’activité, respiration difficile et baisse de la température corporelle. On a remarqué, en général, que les mâles et les femelles traités avaient tendance à avoir un poids légèrement moindre et à consommer moins de nourriture que les animaux témoins. Aucune lésion oculaire liée au traitement n’a été observée chez ces animaux.
Avant la fin de l’étude, 3 des 6 animaux traités par la dose faible, 9 des 60 recevant la dose moyenne et 52 des 60 traités par la dose élevée sont morts ou ont dû être sacrifiés en raison de leur état clinique médiocre. La cause de l’affaiblissement ou de la mort de la plupart des animaux des groupes recevant les doses moyenne et élevée était liée à des érosions ou à l’ulcération de la paroi de l’estomac, de l’intestin grêle et/ou du gros intestin. La plupart de ces animaux étaient anémiques. À toutes les doses administrées, on a observé des lésions inflammatoires au niveau des reins, en particulier chez les femelles. Une interruption apparente de l’activité du cycle ovarien a été constatée sur le plan histologique. On a signalé que les inhibiteurs de la prostaglandine-synthétase bloquent l’ovulation par leur activité centrale.
Des groupes de singes cynomolgus, (4 mâles et 4 femelles par groupe) ont reçu du kétorolac trométhamine par voie orale deux fois par jour pendant 6 mois à raison de 0 (excipient témoin), 0,75, 2,95 ou 11,75 mg/kg/jour.
Aucun changement clinique lié au traitement, ni aucun changement des tests de laboratoire n’ont été observés, à l’exception d’une légère élévation des taux d’azote uréique chez les animaux traités au kétorolac. Les principaux résultats de l’examen macroscopique à la recherche d’anomalies pathologiques ont été la pâleur des papilles rénales et du cortex rénal chez les animaux mâles et femelles ayant reçu le composé étudié. Ces changements macroscopiques étaient en corrélation avec l’observation sur le plan microscopique d’une augmentation minimale à légère de la matrice interstitielle dans les papilles rénales uniquement chez les animaux ayant reçu des doses moyennes et élevées. L’examen microscopique n’a révélé aucun changement particulier dans le cortex rénal qui aurait pu expliquer la pâleur de la substance corticale.
Deux groupes composés chacun de 5 singes cynomolgus mâles et de 5 singes cynomolgus femelles ont reçu une fois par jour 0,75 ou 2,62 mg/kg de kétorolac trométhamine pendant 12 mois. Deux autres groupes, composés de 8 mâles et de 8 femelles chacun, n’ont reçu que l’excipient ou 9 g/kg de kétorolac trométhamine pendant 12 mois. Tous les groupes ont reçu 1,5 mL/kg/jour de formule administrée dans l’estomac par sonde nasale. Trois mâles et trois femelles du groupe recevant la dose élevée et du groupe témoin ont eu une période de rétablissement de plusieurs mois sans traitement, puis ont été soumis à des analyses biologiques et à une autopsie complète après les 12 mois de traitement.
Deux femelles (l’une témoin et l’autre du groupe recevant la dose moyenne, chez lesquelles ont avait diagnostiqué, respectivement, une gastro-entéropathie et une entéropathie) ont été sacrifiées dans un état moribond à la semaine 11, tandis qu’une autre femelle chez laquelle un diagnostic de pneumonie avait été posé a dû être sacrifiée à la semaine 31 de l’étude. Les causes de cette mortalité étaient variées et on ne les jugeait pas liées au composé étudié.
Aucune différence liée au médicament n’a été observée dans l’état clinique des animaux survivant. On a observé chez les mâles une baisse, liée à la dose, de la numération érythrocytaire, de l’hémoglobine, de l’hématocrite, de la teneur globulaire moyenne en hémoglobine et de la concentration en hémoglobine. Les femelles n’ont pas été aussi gravement atteintes que les mâles, mais elles ont présenté une baisse marginale de quelques paramètres à certains intervalles (surtout dans le groupe recevant la dose la plus élevée). Ces résultats d’analyses se sont normalisés chez les animaux après une période de rétablissement de 2 mois sans traitement. Les mâles ont présenté une hausse significative de l’azote uréique du sang, dont l’ampleur augmentait selon la dose et la durée d’exposition au produit. Les femelles n’ont présenté aucun changement de l’azote uréique du sang, mais on a constaté une augmentation significative de la créatinine sérique à 9 et de 12 mois dans le groupe recevant la dose élevée.
L’administration de 9 mg/kg de kétorolac trométhamine par voie orale pendant 12 mois a entraîné des changements pathologiques minimes microscopiques au niveau des reins, dont une augmentation de la matrice intertubulaire dans les papilles et une minéralisation intratubulaire dans les zones corticale, médullaire et papillaire. Aucune lésion morphologique n’a été décelée chez les animaux ayant bénéficié d’une période de 2 mois sans traitement.
Ces observations suggèrent que de doses élevées de kétorolac trométhamine n’ont entraîné que des perturbations rénales bénignes et réversibles après un an de traitement. Cette conclusion est corroborée par les effets histopathologiques minimes observés et l’absence d’effets du médicament après la période de rétablissement.
Génotoxicité :
Des études in vitro sur la mutagènicité ont été réalisées avec le kétorolac, le kétorolac trométhamine et la trométhamine à l’aide de 5 souches de bactéries et d’une souche de levure.
Les tests ont été réalisés avec et sans activation microsomale mammaire. Aucun des composés étudiés ne s’est montré mutagène dans l’un ou l’autre de ces systèmes expérimentaux. Le kétorolac trométhamine a également donné des résultats négatifs dans le test du micronoyau réalisé in vivo chez la souris.
Cancérogénicité :
La cancérogénicité du kétorolac trométhamine a été évaluée lors d’une étude alimentaire de 18 mois. Cinquante souris Swiss-Webster albinos ont été réparties au hasard pour recevoir 0,5, 1,0 ou
2,0 g/kg/jour de kétorolac trométhamine dans leur régime alimentaire. Un groupe témoin de 100 animaux de chaque sexe a reçu le même régime sans kétorolac. L’étude a duré 78 semaines. Toutefois, pendant les 3 dernières semaines de l’étude, les mâles du groupe recevant la dose la plus élevée ont reçu le même régime alimentaire que les animaux témoins en raison du taux de mortalité élevé que présentait ce groupe par rapport aux témoins. La survie des femelles n’a pas été affectée. Tous les animaux ont subi une autopsie complète.
Le poids corporel moyen des mâles qui recevaient la dose élevée était en général plus faible que celui des témoins pendant la seconde moitié de l’étude. Cet effet ne s’est pas manifesté chez les mâles des groupes traités à plus faibles doses ni chez les femelles. Comme l’apport alimentaire moyen a été similaire tout au long de l’étude dans tous les groupes traités, cette différence de poids corporel ne peut s’expliquer par une diminution de l’apport alimentaire.
Les examens histopathologiques n’ont révélé aucune augmentation liée au traitement de l’incidence de tumeurs quelle qu’elle soit. L’entérite, la gastro-entéropathie et la péritonite ont été observées surtout chez les sujets du groupe traité à dose élevée et ont été considérées comme des séquelles à prévoir à la suite de doses élevées d’AINS.
En conclusion, on n’a décelé aucune preuve d’un effet cancérogène du kétorolac trométhamine chez la souris.
Une étude de 24 mois a été menée chez le rat pour évaluer le pouvoir cancérogène du kétorolac trométhamine. Cinquante rats Sprague-Dawley des deux sexes ont reçu dans leur régime alimentaire 0,8, 2,0 ou 5,0 mg de kétorolac par kg de poids corporel. Un groupe témoin de 100 animaux a reçu le même régime sans le médicament.
Aucun changement lié au traitement n’a été noté dans l’état clinique de ces animaux, sauf une coloration rougeâtre anormale des urines plus fréquente chez les mâles traités que chez dans les groupes témoins. La durée de vie était sensiblement plus courte chez les mâles traités à forte dose, et chez les femelles traitées à doses moyenne et élevée, que dans les groupes témoins.
Le poids corporel des femelles du groupe recevant la dose élevée a été approximativement de 10 % inférieur à celui des témoins au cours des 6 derniers mois de l’étude bien qu’aucune différence dans l’apport alimentaire n’ait été observée parmi les divers groupes. Chez les mâles recevant la dose élevée, on a observé une baisse des paramètres érythrocytaires, une hausse de la numération plaquettaire et une incidence plus grande de sang dans les échantillons d’urine. Les mâles et les femelles recevant la dose élevée ont présenté une hausse de l’azote uréique du sang, une augmentation du nombre de neutrophiles et une baisse de la numération des lymphocytes. Chez les femelles auxquelles on a administré les doses moyenne et élevée, on a observé une densité urinaire plus faible que chez les femelles témoins.
On n’a démontré aucune preuve d’effet cancérogène du kétorolac trométhamine chez le rat.
Toxicologie pour la reproduction et le développement :
Fertilité et reproduction
Rate :
Une étude a porté sur deux générations de rats femelles dans le but d’y évaluer les effets du kétorolac trométhamine sur la fécondité et la reproduction. Des groupes composés chacun de 40 rates ont reçu des mélanges de nourriture et de médicament pour obtenir des doses de 0 (placebo témoin), 1, 4 ou 16 mg/kg/jour. Les rates P1 ont été traitées à partir du 14e jour avant l’accouplement jusqu’au 13e jour de la gestation ou jusqu’à ce que les petits de F1 aient été sevrés, soit 21 jours après la mise bas. La capacité des petits de se reproduire a également été étudiée chez les petits de F2.
Aucun effet lié au médicament n’a été observé sur l’état de la reproduction au 13e jour de la gestation. Quelques femelles traitées sont mortes pendant l’étude et la mortalité était attribuée à une gastro-entéropathie, une néphropathie ou une dystocie.
La durée de la gestation a augmentée significativement dans le groupe recevant la dose élevée (femelles P1) (médiane de 25 jours) par rapport aux groupes témoins médiane de 22 jours). On a observé une légère augmentation de la durée de la gestation (médiane de 22,5 jours) dans le groupe traité à dose moyenne par rapport aux groupes témoins. Une baisse du nombre de nouveau-nés vivants et une baisse de l’indice de survie ont été constatées dans le groupe traité à dose élevée comparativement au groupe témoin. Aucun petit du groupe recevant la dose élevée n’a survécu au 4e jour de vie. Des indices de survie (jusqu’au 7e jour) réduits ont été constatés dans le groupe traité à dose moyenne par rapport au groupe témoin. Les données sur les soins maternels et la lactation étaient comparables dans le groupe témoin et les groupes de doses faible et moyenne. L’état clinique et le poids corporel des petits de F1 ayant survécu étaient comparables dans tous les groupes. L’évaluation du comportement et du développement postnatals des petits de F1 n’a indiqué aucun effet lié au traitement. La capacité de reproduction des petits de F1 et la survie de leur progéniture (petits de F2) après la naissance ont été comparables dans tous les groupes.
En conclusion, l’administration du kétorolac trométhamine dans la nourriture à des rates avant et pendant l’accouplement, la gestation, la mise bas et la lactation a entraîné une augmentation du taux de mortalité parmi les femelles F0 et une réduction de la taille de la portée F1 lorsque la dose était de 16 mg/kg/jour, de même qu’une prolongation de la période de gestation et une réduction de la survie néonatale lorsque les doses étaient de 4 et de 16 mg/kg/jour.
Rat :
Quatre groupes de 25 rats mâles ont reçu par gavage une fois par jour 0, 3,0, 6,0 ou 9,0 mg/kg de kétorolac trométhamine. Les mâles ont été traités pendant 104 jours avant de cohabiter avec des femelles non traitées et ont continué à recevoir le médicament pendant la période d’accouplement de 14 jours. Les unités d’accouplement étaient composées d’un mâle traité et de deux femelles non traitées. Environ la moitié des femelles montrant des signes évidents d’accouplement ont été sacrifiées au milieu de la gestation, tandis qu’on a laissé l’autre moitié mettre bas et élever ses petits jusqu’au 21e jour du post-partum.
On n’a constaté aucun changement lié au médicament dans l’état clinique des mâles. Le poids corporel et l’apport alimentaire n’ont pas été modifiés par le traitement médicamenteux. Aucune différence attribuable au médicament n’a été notée dans le nombre de mâles ayant laissé des preuves de leur activité d’accouplement, dans l’intervalle avant le coït ni dans le nombre de femelles fécondées.
Les femelles accouplées à des mâles ayant reçu la dose élevée de médicament et sacrifiées au milieu de la période de gestation ont présenté un taux d’échec important d’implantation de l’œuf donnant lieu à des portées moins nombreuses. On n’a toutefois constaté aucune augmentation du nombre de résorptions (perte de l’œuf après son implantation) ni aucune diminution de la taille des portées des femelles qui ont mené leur gestation à terme. C’est pourquoi la réduction du nombre d’implantations chez les femelles du groupe de la dose élevée n’a pas été considérée comme un effet du médicament.
Aucune différence n’a été observée entre les groupes traités et le groupe témoin en ce qui concerne le poids corporel, la durée de la gestation, l’indice de gestation, l’indice de lactation, le nombre de nouveau-nés vivants et les indices de survie. Par conséquent, l’administration du kétorolac trométhamine par gavage à des rats mâles avant et pendant la période d’accouplement n’a entraîné aucun effet sur leur capacité de reproduction ni sur leur progéniture.
Étude sur la reproduction périnatale et postnatale :
Quatre groupes, composés chacun de 25 rates montrant des signes probants d’accouplement, ont reçu 0, 1,8, 4,8 ou
9,0 mg/kg/jour de kétorolac trométhamine par gavage une fois par jour à partir du 15e jour de la gestation jusqu’au 21e jour du post-partum ou jusqu’à la mort de tous les petits. Les femelles n’ayant pas eu de portée ont été traitées jusqu’au 25e jour environ après le dernier jour de l’accouplement, puis sacrifiées pour déterminer s’il y avait eu gestation. Les petits trouvés morts dans les quatre premiers jours après la mise bas ont été soumis à un examen externe et à un examen du squelette, si possible.
Le kétorolac trométhamine administré à raison de 9,0 mg/kg/jour a augmenté la durée de la gestation, le nombre de femelles trouvées mortes ou sacrifiées à cause d’une dystocie, le nombre de petits trouvés morts lors de la première observation et le nombre de petits mourant dans les sept premiers jours du post-partum. Le poids des petits, mâles et femelles, était moindre au 4e et au 7e jour du post-partum comparativement à celui des petits du groupe témoin.
Le kétorolac trométhamine administré à raison de 4,8 mg/kg/jour n’a pas modifié la durée de la gestation des femelles dont la mise bas s’est faite normalement, mais a augmenté le nombre de femelles trouvées mortes ou sacrifiées pour cause de dystocie. Les effets maternels observés chez les animaux ayant reçu les deux doses les plus élevées étaient parmi ceux qu’on pouvait escompter pour un médicament de cette classe.
La dose de 1,8 mg/kg/jour de kétorolac trométhamine n’a pas modifié la durée de la gestation, la nature de la parturition, la survie des petits, ni aucun autre aspect de la fonction reproductrice.
Tératologie :
des études ont été réalisées chez des rats et des lapins. Des rates (25 par groupe) ont reçu du kétorolac trométhamine par gavage une fois par jour du 6e au 15e jour de la gestation à raison de 0 (excipient témoin), 0,1, 0,6 ou 3,6 mg/kg/jour.
À ces doses, on n’a observé aucun signe de toxicité maternelle ni aucune anomalie anatomique chez les fœtus pouvant être liés à l’administration du kétorolac trométhamine.
Dans une seconde étude, des rates auxquelles on avait administré du kétorolac trométhamine par gavage une fois par jour à raison de 10 mg/kg ont montré de la pâleur, un pelage rugueux et un gain pondéral inférieur à celui des femelles témoins. Une femelle est morte le 15e jour de la gestation ; on a constaté une ulcération duodénale et une péritonite que l’on a jugées liées au traitement. On n’a observé aucun effet toxique ni létal chez les embryons. L’examen externe et l’examen du squelette ou des viscères des fœtus n’ont révélé aucun changement tératogène attribuable au composé de l’étude.
L’administration du kétorolac trométhamine par gavage à des lapines pendant l’organogenèse (du 6e au 18e jour de la gestation) à raison de 0,1, 0,6 ou 3,6 mg/kg/jour une fois par jour n’a pas exercé d’effet tératogène.