


Monographie de produit - Tri-Cira 21
Modifications importantes apportées récemment à la monographie
Aucune au moment de l’autorisation la plus récente
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Table des matières ............................................................................................................................. 2
Partie I : Renseignements destinés aux professionnels de la santé ....................................................... 5
- 1.
Indications ................................................................................................................................. 5
1.1. Pédiatrie ..................................................................................................................................... 5
1.2. Gériatrie ..................................................................................................................................... 5
- 2. Contre-indications ...................................................................................................................... 5
- 3. Encadré sur les mises en garde et précautions importantes ......................................................... 6
- 4.
Posologie et administration ........................................................................................................ 7
4.1. Considérations posologiques ..................................................................................................... 7
4.2. Posologie recommandée et ajustement posologique ............................................................... 8
4.4. Administration ......................................................................................................................... 10
4.5. Dose oubliée ............................................................................................................................ 11
- 5. Surdose .................................................................................................................................... 12
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ........................................ 13
- 7.
Mises en garde et précautions .................................................................................................. 14
Généralités ........................................................................................................................................... 14
Carcinogenèse et génotoxicité ............................................................................................................. 15
Appareil Cardiovasculaire .................................................................................................................... 15
Système endocrinien et métabolisme ................................................................................................. 16
Appareil digestif ................................................................................................................................... 16
Appareil génito-urinaire ....................................................................................................................... 17
Système sanguin et lymphatique ......................................................................................................... 17
Fonctions hépatique, biliaire et pancréatique ..................................................................................... 18
Système immunitaire ........................................................................................................................... 19
Surveillance et examens de laboratoire .............................................................................................. 19 Système nerveux .................................................................................................................................. 19
Fonction visuelle .................................................................................................................................. 20
Considérations périopératoires ........................................................................................................... 20
Fonction psychiatrique ......................................................................................................................... 20
Santé reproductive ............................................................................................................................... 20
Appareil cutané .................................................................................................................................... 21
7.1. Populations particulières ......................................................................................................... 21
7.1.1. Grossesse ......................................................................................................................... 21
7.1.2. Allaitement ....................................................................................................................... 21
7.1.3. Enfants et adolescents ..................................................................................................... 21
7.1.4. Personnes âgées .............................................................................................................. 22
- 8.
Effets indésirables .................................................................................................................... 22
8.1. Aperçu des effets indésirables ................................................................................................. 22
8.2 Effets indésirables observées au cours des études cliniques .................................................. 24
8.3. Effets indésirables peu fréquents observées au cours des études cliniques ........................... 26
8.5. Effets indésirables observées après la commercialisation ...................................................... 27
- 9.
Interactions médicamenteuses ................................................................................................. 28
9.1. Interactions médicamenteuses graves .................................................................................... 28
9.2. Aperçu des interactions médicamenteuses ............................................................................. 28
9.4. Interactions médicament-médicament ................................................................................... 29
9.5. Interactions médicament-aliment ........................................................................................... 36
9.6. Interactions médicament-plante médicinale ........................................................................... 36
9.7. Interactions médicament-examens de laboratoire ................................................................. 36
- 10.
Pharmacologie clinique ............................................................................................................ 37
10.1. Mode d’action ...................................................................................................................... 37
10.2. Pharmacodynamie ............................................................................................................... 37
10.3. Pharmacocinétique .............................................................................................................. 38
- 11. Conservation, stabilité et mise au rebut .................................................................................... 40
Partie 2 : Renseignements scientifiques ............................................................................................ 41
- 13. Renseignements pharmaceutiques ........................................................................................... 41
- 14.
Études cliniques ....................................................................................................................... 43
14.1. Études cliniques par indication ............................................................................................ 43
14.2. Études de biodisponibilité comparatives ............................................................................. 45
- 16. Toxicologie non clinique ........................................................................................................... 47
- 17. Monographies de référence ...................................................................................................... 54
Renseignements destinés aux patient·e·s ......................................................................................... 55 Partie I : Renseignements destinés aux professionnels de la santé
1. Indications
TRI-CIRA 21 et TRI-CIRA 28 (comprimés de norgestimate et d’éthinylestradiol) sont indiqués pour :
- la prévention de la grossesse;
- le traitement de l’acné vulgaire d’intensité modérée chez les femmes de 15 ans ou plus qui ne présentent aucune contre-indication connue aux contraceptifs oraux, qui désirent une mesure contraceptive et qui ont déjà eu leurs premières règles.
1.1. Pédiatrie
Pédiatrie (< 16 ans) : Selon les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de TRI-CIRA 21 et TRI-CIRA 28 chez les patients pédiatriques n’ont pas été établies; par conséquent, Santé Canada n’a pas autorisé d’indication pour l’utilisation pédiatrique. Voir 7.1.3 Enfants et adolescents.
1.2. Gériatrie
Gériatrie (> 65 ans) : TRI-CIRA 21 et TRI-CIRA 28 ne sont pas indiqués chez les femmes ménopausées. Voir 7.1.4 Personnes âgées.
2. Contre-indications
TRI-CIRA 21 et TRI-CIRA 28 sont contre-indiqués chez les patientes qui présentent :
- une hypersensibilité au produit, à un quelconque ingrédient de la formulation, notamment à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- un épisode actuel ou antécédents de thrombophlébite ou de troubles thrombo-emboliques;
- états thrombophiliques connus;
- un épisode actuel ou des antécédents de troubles cérébrovasculaires;
- un épisode actuel ou antécédents d’infarctus du myocarde ou de coronaropathie;
- des antécédents de prodromes de thrombose ou des prodromes de thrombose (p. ex., accident ischémique transitoire, angine de poitrine);
- une affection hépatique active, ou un épisode actuel ou des antécédents de tumeurs hépatiques bénignes ou malignes;
- Utiliser avec le schéma thérapeutique combiné contre le virus de l’hépatite C (VHC), soit ombitasvir, paritaprévir, ritonavir, avec ou sans dasabuvir (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
- un carcinome du sein connu ou présumé;
- un carcinome de l’endomètre ou une autre néoplasie dépendante des œstrogènes connu ou présumé;
- un saignement vaginal anormal d’étiologie inconnue;
- une quelconque lésion oculaire résultant d’une maladie vasculaire ophtalmique, telle qu’une perte partielle ou totale de la vision, ou un défaut des champs visuels;
- lorsqu’une grossesse est soupçonnée ou établie;
- une cardiopathie valvulaire avec complications;
- un ictère stéroïdo-dépendant, ictère cholostatique ou antécédents d’ictère gravidique;
- un épisode actuel ou des antécédents de migraines avec aura focale;
- un épisode actuel ou antécédents de pancréatite en présence d’hypertriglycéridémie grave;
la présence de facteurs de risque graves ou multiples de thrombose veineuse ou artérielle tels que :
- pression artérielle systolique toujours ≥ 160 mm Hg ou pression artérielle diastolique toujours ≥ 100 mm Hg,
- prédisposition héréditaire ou acquise à la thrombose veineuse ou artérielle, telle que la mutation Leiden du facteur V avec résistance à la protéine C activée (PCA), un déficit en antithrombine III, en protéine C ou en protéine S, une hyperhomocystéinémie (p. ex., due aux mutations MTHFR C677T ou A1298), une mutation G20210A du gène de la prothrombine, ou la présence d’anticorps antiphospholipides (anticardiolipine, anticoagulant lupique),
- une dyslipoprotéinémie grave;
- les femmes âgées de plus de 35 ans qui fument,
- le diabète accompagné d’atteinte vasculaire;
- une chirurgie majeure associée à un risque accru de thrombo-embolie postopératoire,
- une immobilisation prolongée.
- Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
La cigarette augmente le risque d’événement cardiovasculaire grave associé à l’utilisation de contraceptifs oraux combinés. Ce risque augmente avec l’âge, particulièrement chez les femmes âgées de plus de 35 ans, et en fonction du nombre de cigarettes fumées. Pour cette raison, les contraceptifs oraux combinés, y compris TRI-CIRA 21 et TRI-CIRA 28, ne doivent pas être utilisés par les femmes de plus de 35 ans qui fument (voir 7 Mises en garde et précautions, Appareil cardiovasculaire).
Les contraceptifs oraux NE PROTÈGENT PAS contre les infections sexuellement transmissibles (IST), y compris le VIH/SIDA. Pour la protection contre les IST, il serait judicieux d’utiliser des condoms en latex ou en polyuréthane EN MÊME TEMPS que les contraceptifs oraux.
4. Posologie et administration
4.1. Considérations posologiques
RENSEIGNEMENTS DESTINÉS AUX PATIENTES CONCERNANT L’UTILISATION DES CONTRACEPTIFS ORAUX
- 1.
LISEZ CES INSTRUCTIONS
- avant de commencer à prendre la pilule;
- chaque fois que vous n’êtes pas sûre de savoir quoi faire.
- 2.
REGARDEZ VOTRE PLAQUETTE DE PILULES pour voir si elle contient 21 ou 28 pilules :
- Plaquette de 21 pilules : 21 pilules actives (avec hormones) à prendre chaque jour pendant trois semaines et aucune pilule à prendre pendant une semaine ou
- Plaquette de 28 pilules : 21 pilules actives (avec hormones) à prendre chaque jour pendant trois semaines et sept pilules inactives (sans hormones), pour ne pas perdre l’habitude, à prendre chaque jour pendant une semaine.
VÉRIFIEZ ÉGALEMENT : la notice de la plaquette pour les instructions indiquant 1) où commencer et 2) dans quel sens continuer.
Plaquette de 21 jours Plaquette de 28 jours
- 3. Il serait préférable d’utiliser une deuxième méthode de contraception (p. ex., des condoms en latex ou en polyuréthane et un spermicide en mousse ou en gelée) pendant les sept premiers jours du premier cycle d’utilisation de la pilule. Il s’agit là d’une méthode auxiliaire au cas où vous oublieriez de prendre vos pilules, le temps de vous y habituer.
- 4. En cas de traitement médical quelconque, assurez-vous de dire à votre professionnel de la santé que vous prenez des pilules contraceptives.
- 5.
DE NOMBREUSES FEMMES PEUVENT AVOIR DE LÉGERS SAIGNEMENTS OU TACHETURES, OU DES
NAUSÉES AU COURS DES TROIS PREMIERS MOIS DE PRISE DE LA PILULE. Si vous vous sentez malade, n’arrêtez pas de prendre la pilule. Habituellement, la situation se corrige d’elle-même. Si le problème persiste, consultez votre professionnel de la santé ou votre clinique.
- 6.
LE FAIT D’OMETTRE DE PRENDRE VOTRE PILULE PEUT ÉGALEMENT CAUSER DE LÉGERS
SAIGNEMENTS OU TACHETURES, même si vous prenez plus tard les pilules manquantes. Vous pouvez également avoir des nausées les jours où vous prenez deux pilules pour compenser les pilules omises.
- 7.
SI VOUS OMETTEZ DE PRENDRE VOS PILULES, À QUELQUE MOMENT QUE CE SOIT, VOUS
POURRIEZ DEVENIR ENCEINTE. VOUS COUREZ LE PLUS GRAND RISQUE DE DEVENIR ENCEINTE :
- lorsque vous commencez une plaquette en retard;
- lorsque vous omettez de prendre des pilules au début ou à la toute fin de la plaquette.
- 8.
ASSUREZ-VOUS DE TOUJOURS AVOIR SOUS LA MAIN :
- UNE MÉTHODE DE CONTRACEPTION AUXILIAIRE (comme des condoms en latex ou en polyuréthane et un spermicide en mousse ou en gelée) que vous pourrez utiliser si vous oubliez de prendre vos pilules;
- UNE AUTRE PLAQUETTE PLEINE.
- 9. SI VOUS AVEZ DES VOMISSEMENTS OU LA DIARRHÉE, OU SI VOUS PRENEZ DES MÉDICAMENTS, notamment des antibiotiques, vos pilules pourraient ne pas être aussi efficaces qu’elles devraient l’être. Utilisez une méthode auxiliaire, comme des condoms en latex ou en polyuréthane et un spermicide en mousse ou en gelée, jusqu’à ce que vous puissiez consulter votre professionnel de la santé ou votre clinique.
- 10. SI VOUS OUBLIEZ PLUS D’UNE PILULE DEUX MOIS DE SUITE, discutez avec votre professionnel de la santé, ou le personnel de votre clinique, des moyens qui pourraient faciliter la prise de la pilule, ou encore de l’utilisation d’une autre méthode de contraception.
- 11.
SI VOUS NE TROUVEZ PAS ICI LA RÉPONSE À VOS QUESTIONS, APPELEZ VOTRE PROFESSIONNEL
DE LA SANTÉ OU VOTRE CLINIQUE.
QUAND COMMENCER LA PREMIÈRE PLAQUETTE DE PILULES ASSUREZ-VOUS DE LIRE CES INSTRUCTIONS :
- avant de commencer à prendre la pilule;
- chaque fois que vous n’êtes pas sûre de savoir quoi faire.
Décidez avec votre professionnel de la santé quel est le meilleur jour pour commencer à prendre votre première plaquette de pilules. Celle-ci peut contenir 21 pilules (régime de 21 jours) ou 28 pilules (régime de 28 jours).
4.2. Posologie recommandée et ajustement posologique
MODE D’EMPLOI DES PLAQUETTES DE 21 JOURS ET DE 28 JOURS
- 1.
LE PREMIER JOUR DE VOS MENSTRUATIONS (SAIGNEMENT) EST LE PREMIER JOUR DE VOTRE
CYCLE. Vous pouvez commencer à prendre les pilules n’importe quel jour de votre cycle, jusqu’au sixième jour. Établissez avec votre professionnel de la santé le jour où vous commencerez à prendre la pilule. Vous commencerez toujours à prendre votre pilule ce jour-là de la semaine. Votre professionnel de la santé peut vous recommander de commencer à prendre les pilules au Jour 1, au Jour 5 ou le premier dimanche après le début de vos règles. Si vos menstruations commencent un dimanche, commencez à prendre vos pilules ce jour-là.
- 2.
SI VOUS UTILISEZ :
Une plaquette de 21 JOURS :
Avec ce type de contraceptif, vous prenez la pilule pendant 21 jours et vous n’en prenez pas pendant sept jours. Vous ne devez pas passer plus de sept jours de suite sans prendre de pilule.
Prenez une pilule à peu près à la même heure tous les jours pendant 21 jours. ENSUITE, NE PRENEZ PAS DE PILULE PENDANT SEPT JOURS. Commencez une nouvelle plaquette le huitième jour. Vous allez probablement être menstruée pendant les sept jours où vous ne prendrez pas la pilule. (Ces menstruations peuvent être plus légères et de plus courte durée que vos menstruations habituelles.)
Une plaquette de 28 JOURS :
Avec ce type de contraceptif, vous prenez 21 pilules qui contiennent des hormones et 7 pilules qui n’en contiennent pas.
Prenez une pilule à peu près à la même heure tous les jours pendant 28 jours. Commencez une nouvelle plaquette le lendemain EN PRENANT SOIN DE NE PAS SAUTER DE JOURS. Vos menstruations devraient survenir au cours des sept derniers jours d’utilisation de cette plaquette.
MODE D’EMPLOI DES PLAQUETTES DE 21 JOURS ET 28 JOURS.
SUIVEZ ATTENTIVEMENT CE MODE D’EMPLOI :
- 1.
Début jour 1 : Sur la plaquette, apposez
l’étiquette de jours qui commence par le jour 1
de votre cycle menstruel (le jour 1 est la
première journée de vos menstruations). Par
exemple, si la première journée de vos
menstruations est un mardi, apposez l’étiquette
qui commence par MAR à l’endroit prévu à cette
fin.
OU
Début jour 5 : Sur la plaquette, apposez
l’étiquette de jours qui commence par le jour
qui représente le cinquième jour suivant le
début de vos menstruations (comptez 5 jours, y
compris la première journée de vos
menstruations). Par exemple, si la première
journée de vos menstruations est un samedi,
apposez l’étiquette de jours qui commence par
MER à l’endroit prévu à cette fin.
OU
Début le dimanche : le premier dimanche qui
suit le début de vos menstruations; si vos
menstruations commencent un dimanche,
commencez à prendre vos pilules ce jour-là.
Plaquette de 21 jours 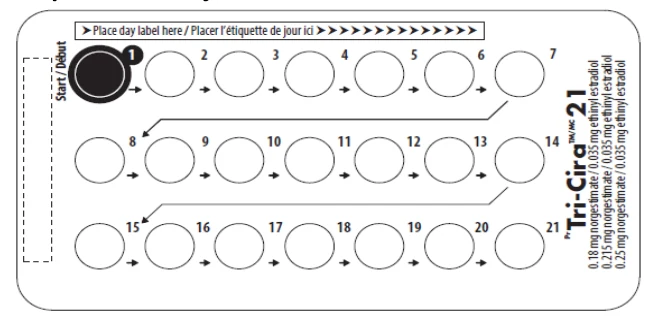
Plaquette de 28 jours 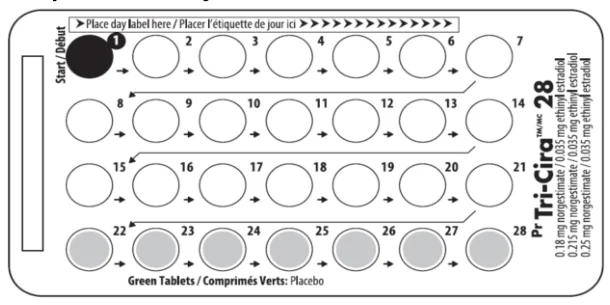
- 2.
Apposez l’étiquette de jours là où vous lisez
« Placer l’étiquette de jour ici ». Le fait d’avoir
l’étiquette affichant les jours de la semaine
apposée sur la plaquette vous rappellera qu’il
faut prendre votre pilule tous les jours.
- 3.
Pour commencer à prendre les pilules, prenez
celle qui se trouve dans le cercle rouge (là où
vous lisez le mot DÉBUT). Cette pilule devrait
correspondre à la journée de la semaine à
laquelle vous prenez votre première pilule.
Pour retirer la pilule, poussez-la à travers
l’arrière de la plaquette de pilules.
- 4.
Le jour suivant, prenez la prochaine pilule de la
même rangée, toujours de la gauche vers la
droite (→). Chaque rangée commence toujours
par le même jour de la semaine.
QUE FAIRE DURANT LE MOIS
- 1.
PRENEZ UNE PILULE À PEU PRÈS À LA MÊME HEURE TOUS LES JOURS JUSQU’À CE QUE LA
PLAQUETTE SOIT VIDE.
- Essayez d’associer la prise de votre pilule à une activité régulière comme un repas ou le fait d’aller au lit.
- Ne sautez pas de pilule même si vous avez des saignements entre les menstruations ou si vous avez des nausées.
- Ne sautez pas de pilule même si vous n’avez pas de rapports sexuels fréquents.
- 2.
LORSQUE VOUS AVEZ TERMINÉ UNE PLAQUETTE
DE 21 PILULES
ATTENDEZ SEPT JOURS avant d’en commencer une autre. Vous aurez vos menstruations durant cette semaine-là.
DE 28 PILULES
Commencez la nouvelle plaquette LE JOUR SUIVANT. Prenez une pilule tous les jours. Ne sautez pas de journée entre les deux plaquettes.
4.4. Administration
Recommandations spéciales concernant l’administration
Utilisation après une naissance :
Étant donné le risque accru de thrombo-embolie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique), la prise de TRI-CIRA 21 et TRI-CIRA 28, par les femmes qui choisissent de ne pas allaiter, ne doit commencer que quatre semaines après l’accouchement. La possibilité d’une ovulation et d’une conception avant l’instauration du traitement doit également être considérée.
Utilisation après un avortement ou une fausse couche
Après un avortement ou une fausse couche survenant avant 20 semaines de gestation, TRI-CIRA 21 et TRI-CIRA 28 peuvent être débutés immédiatement. Une méthode supplémentaire de contraception n’est pas nécessaire. Veuillez noter que l’ovulation peut survenir dans les 10 jours suivant un avortement ou une fausse couche.
Après un avortement ou une fausse couche survenant à 20 semaines ou plus de gestation, la prise de TRI-CIRA 21 et TRI-CIRA 28 peut commencer au jour 21 après l’avortement ou au premier jour des premières menstruations spontanées, selon la première éventualité. Nous ne connaissons pas l’incidence d’une ovulation au jour 21 après l’avortement (à 20 semaines de gestation). Une méthode de contraception non hormonale doit être utilisée parallèlement au cours des 7 premiers jours du cycle.
4.5. Dose oubliée
QUE FAIRE SI VOUS OMETTEZ DE PRENDRE VOS PILULES
Le tableau suivant vous indique ce que vous devez faire s’il vous arrive d’oublier une ou plusieurs de vos pilules contraceptives. Faites correspondre le nombre de pilules omises et le moment où vous commencez à prendre la pilule selon le type de plaquette de pilules que vous avez.
| DÉBUT LE DIMANCHE OMISSION D’UNE PILULE | DÉBUT UN AUTRE JOUR OMISSION D’UNE PILULE |
| Prenez-la aussitôt que vous vous apercevez de l’omission et prenez la pilule suivante à l’heure habituelle. Cela signifie que vous pourriez prendre deux pilules le même jour. | Prenez-le aussitôt que vous vous apercevez de l’oubli et prenez le comprimé suivant au moment habituel. Cela signifie que vous pourriez prendre deux pilules le même jour. |
| OMISSION DE DEUX PILULES DE SUITE | OMISSION DE DEUX PILULES DE SUITE |
Deux premières semaines
Troisième semaine
SI VOUS MANQUEZ DEUX RÈGLES DE SUITE, APPELEZ VOTRE PROFESSIONNEL DE LA SANTÉ OU VOTRE CLINIQUE. | Deux premières semaines
Troisième semaine
SI VOUS MANQUEZ DEUX RÈGLES DE SUITE, APPELEZ VOTRE PROFESSIONNEL DE LA SANTÉ OU VOTRE CLINIQUE. |
| OMISSION DE TROIS PILULES DE SUITE OU PLUS | OMISSION DE TROIS PILULES DE SUITE OU PLUS |
N’importe quand au cours du cycle
| N’importe quand au cours du cycle
|
| SI VOUS MANQUEZ DEUX RÈGLES DE SUITE, APPELEZ VOTRE PROFESSIONNEL DE LA SANTÉ OU VOTRE CLINIQUE. | SI VOUS MANQUEZ DEUX RÈGLES DE SUITE, APPELEZ VOTRE PROFESSIONNEL DE LA SANTÉ OU VOTRE CLINIQUE. |
REMARQUE : PLAQUETTE DE 28 JOURS – S’il vous arrive d’oublier l’une des sept pilules inactives (sans hormones, servant simplement à vous faire garder l’habitude de prendre vos pilules) au cours de la quatrième semaine, vous n’avez qu’à jeter de manière sécuritaire la pilule omise. Puis, continuez à prendre une pilule chaque jour jusqu’à ce que la plaquette soit vide. Vous n’avez pas besoin de recourir à une méthode de contraception auxiliaire.
Assurez-vous de toujours avoir sous la main :
- une méthode de contraception auxiliaire (comme des condoms en latex ou en polyuréthane et un spermicide en mousse ou en gelée) que vous pourrez utiliser si vous oubliez de prendre vos pilules; et
- une autre plaquette pleine.
SI VOUS OUBLIEZ PLUS D’UNE PILULE DEUX MOIS DE SUITE, DISCUTEZ AVEC VOTRE PROFESSIONEL DE LA SANTÉ, OU LE PERSONNEL DE VOTRE CLINIQUE, des moyens qui pourraient faciliter la prise de la pilule, ou encore de l’utilisation d’une autre méthode de contraception.
5. Surdose
En cas de surdosage ou d’ingestion accidentelle par un enfant, le médecin doit surveiller étroitement le patient, bien qu’en général aucun traitement ne soit nécessaire28. Un surdosage peut entraîner des nausées et des vomissements et des saignements de privation peuvent survenir chez les femmes. Il n’y a pas d’antidote et le traitement doit être symptomatique.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
| Voie | Forme | |
| Ingrédients non médicinaux | ||
| d’administration | posologique/concentration/composition | |
| Orale | Comprimés BLANCS, 0,18 mg de norgestimate et 0,035 mg d’éthinylestradiol | Cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hydroxypropylméthylcellulose, monohydrate de lactose, polyéthylèneglycol et stéarate de magnésium. |
Comprimés BLEU CLAIR, 0,215 mg de norgestimate et 0,035 mg d’éthinylestradiol | Laque d’aluminium bleu FD&C n° 1, laque d’aluminium bleu FD&C n° 2, laque d’aluminium jaune FD&C n° 5, hydroxypropylméthylcellulose, lactose monohydraté, stéarate de magnésium, cellulose microcristalline, polyéthylène glycol, croscarmellose sodique et dioxyde de titane. | |
Comprimé BLEU, 0,25 mg de norgestimate et 0,035 mg d’éthinylestradiol | Laque d’aluminium bleu FD&C n° 1, laque d’aluminium bleu FD&C n° 2, laque d’aluminium jaune FD&C n° 6, hydroxypropylméthylcellulose, lactose monohydraté, stéarate de magnésium, cellulose microcristalline, polyéthylène glycol, croscarmellose sodique et dioxyde de titane. | |
| Comprimés VERTS | Laque d’aluminium bleu FD&C n° 2, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hydroxypropylméthylcellulose, monohydrate de lactose, oxyde de titane jaune, polysorbate, stéarate de magnésium et triacétine |
Description
Les comprimés TRI-CIRA 21 et TRI-CIRA 28 sont disponibles sous la forme suivante :
plaquette de 21 jours contenant :
7 comprimés BLANCS contenant chacun 0,18 mg de norgestimate et 0,035 mg d’éthinylestradiol. Les comprimés sont blancs, ronds et biconvexes. Ils portent l’inscription « C » sur un côté et « 21 » sur l’autre.
7 comprimés BLEU CLAIR contenant chacun 0,215 mg de norgestimate et 0,035 mg d’éthinylestradiol. Les comprimés sont bleu clair, ronds et biconvexes. Ils portent l’inscription « C » sur un côté et « 22 » sur l’autre.
7 comprimés BLEUS contenant chacun 0,25 mg de norgestimate et 0,035 mg d’éthinylestradiol. Les comprimés sont bleus, ronds et biconvexes. Ils portent l’inscription « C » sur un côté et « 23 » sur l’autre.
plaquette de 28 jours contenant :
7 comprimés BLANCS contenant chacun 0,18 mg de norgestimate et 0,035 mg d’éthinylestradiol. Les comprimés sont blancs, ronds et biconvexes. Ils portent l’inscription « C » sur un côté et « 21 » sur l’autre.
7 comprimés BLEU CLAIR contenant chacun 0,215 mg de norgestimate et 0,035 mg d’éthinylestradiol. Les comprimés sont bleu clair, ronds et biconvexes. Ils portent l’inscription « C » sur un côté et « 22 » sur l’autre.
7 comprimés BLEUS contenant chacun 0,25 mg de norgestimate et 0,035 mg d’éthinylestradiol. Les comprimés sont bleus, ronds et biconvexes. Ils portent l’inscription « C » sur un côté et « 23 » sur l’autre.
7 comprimés VERTS contenant des ingrédients inertes. Les comprimés sont verts, ronds et biconvexes, et ne portent aucune inscription.
7. Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Interrompre la médication dès le premier signe de l’une ou l’autre des manifestations suivantes :
A. Troubles thromboemboliques ou cardiovasculaires tels que : thrombophlébite, embolie pulmonaire, affection cérébrovasculaire, ischémie myocardique, thrombose mésentérique, proptose ou thrombose rétinienne.
B. Les états qui prédisposent à la stase veineuse et à la thrombose vasculaire (p. ex., immobilisation après un accident ou alitement pendant une longue maladie). D’autres méthodes non hormonales de contraception doivent être utilisées jusqu’à ce que l’utilisatrice reprenne ses activités normales. Quant à l’utilisation des contraceptifs oraux lorsqu’on envisage une intervention chirurgicale, voir 7 Mises en garde et précautions, Considérations périopératoires.
C. Troubles visuels, partiels ou complets
D. Œdème papillaire ou lésions vasculaires ophtalmiques
E. Céphalée intense d’origine inconnue ou aggravation des migraines
F. Augmentation des crises épileptiques
Les renseignements suivants proviennent d’études sur les contraceptifs oraux combinés (COC) :
L’utilisation de COC a été associée à des risques accrus de plusieurs affections graves, notamment l’infarctus du myocarde, la thromboembolie, l’accident vasculaire cérébral, la néoplasie hépatique et la maladie de la vésicule biliaire, bien que le risque de morbidité et de mortalité graves soit faible chez les femmes en bonne santé sans facteurs de risque sous-jacents. Ce risque de morbidités et de mortalité augmente de manière significative s’il est associé à d’autres facteurs de risque tels que l’hypertension, les hyperlipidémies, l’obésité et le diabète. D’autres exemples d’affections médicales qui ont été associées à des événements indésirables concernant le système circulatoire comprennent : le lupus érythémateux disséminé, le syndrome hémolytique et urémique, la maladie intestinale inflammatoire chronique (la maladie de Crohn ou la colite ulcéreuse), la drépanocytose, la cardiopathie valvulaire et la fibrillation auriculaire.
L’apparition ou l’aggravation des affections présentées ci-dessous ont été signalées durant la grossesse ou lors de la prise de COC, bien qu’un lien direct n’ait pas été clairement établi avec la prise de COC. Ces affections sont : porphyrie, lupus érythémateux disséminé, syndrome hémolytique et urémique, chorée de Sydenham, herpes gestationis et perte auditive liée à l’otospongiose.
Dans cette section, les renseignements proviennent principalement d’études menées chez des femmes qui utilisaient des COC à plus forte teneur en œstrogènes et en progestatifs que ceux couramment utilisés aujourd’hui. L’effet de l’utilisation à long terme de COC moins dosés en œstrogènes comme en progestatifs et administrés oralement reste à déterminer.
Carcinogenèse et génotoxicité
Cancer du sein
Pour le cancer du sein, l’âge et des antécédents familiaux marqués constituent les facteurs de risque les plus importants. Parmi les autres facteurs de risque établis figurent l’obésité, la nulliparité et une première grossesse à terme tardive. Les groupes de femmes à risque accru d’être atteintes d’un cancer du sein avant la ménopause sont les utilisatrices de longue date de contraceptifs oraux (plus de huit ans) et celles qui ont commencé à les utiliser à un âge précoce. Chez un nombre restreint de femmes, l’usage des contraceptifs oraux peut accélérer la croissance d’un cancer du sein existant, mais non diagnostiqué. Comme l’accroissement du risque potentiel lié à l’utilisation des contraceptifs oraux est faible, il n’y a pas lieu pour l’instant de modifier les règles de prescription.
On devrait montrer aux femmes qui prennent des contraceptifs oraux la façon de pratiquer l’auto-examen des seins. Elles doivent prévenir leur médecin dès qu’elles décèlent une masse quelconque. Un examen clinique annuel des seins est également recommandé, car si un cancer du sein apparaît, les médicaments contenant de l’œstrogène peuvent provoquer une progression rapide du cancer.
Cancer du col de l’utérus
Pour le cancer du col de l’utérus, le facteur de risque le plus important est une infection persistante à papillomavirus humain (PVH). Des études épidémiologiques ont indiqué que l’utilisation à long terme des COC peut apporter une contribution supplémentaire à ce risque accru, mais une controverse persiste quant à savoir dans quelle mesure cette constatation serait attribuable aux facteurs confusionnels, tels que le dépistage cervical ou les comportements sexuels, dont l’utilisation de contraceptifs de barrière.
Carcinome hépatocellulaire
Il peut exister un lien entre les contraceptifs oraux et le carcinome hépatocellulaire. Le risque semble augmenter avec la durée d’utilisation des contraceptifs hormonaux. Toutefois, le risque imputable (l’incidence excédentaire) de cancers du foie chez les utilisatrices de contraceptifs oraux est extrêmement faible.
Appareil Cardiovasculaire
Facteurs prédisposant à la coronaropathie
Le tabagisme augmente le risque d’événement cardiovasculaire grave et de mortalité associé à l’utilisation de contraceptifs oraux combinés (COC). Ce risque augmente avec l’âge, particulièrement chez les femmes âgées de plus de 35 ans, et en fonction du nombre de cigarettes fumées. Pour cette raison, les COC, y compris TRI-CIRA 21 et TRI-CIRA 28, ne devraient pas être utilisés par les femmes de plus de 35 ans qui fument.
D’autres femmes présentent indépendamment un risque élevé de maladie cardiovasculaire, notamment les femmes atteintes de diabète, d’hypertension ou d’anomalies du métabolisme des lipides, ou qui ont des antécédents familiaux de ces affections. On ignore si les contraceptifs oraux augmentent ou non ce risque.
Chez les femmes non fumeuses et à faible risque, de n’importe quel âge, les avantages de l’utilisation des contraceptifs oraux l’emportent sur le faible risque de maladie cardiovasculaire que l’on pourrait attribuer aux préparations à faible teneur en œstrogène. Par conséquent, on peut leur prescrire des contraceptifs oraux jusqu’à l’âge de la ménopause.
Hypertension
Les femmes atteintes d’hypertension essentielle bien maîtrisée peuvent prendre des contraceptifs oraux, mais seulement si elles font l’objet d’une étroite surveillance médicale. S’il y a élévation significative persistante de la pression artérielle à quelque moment que ce soit au cours du traitement par contraceptifs oraux, il est nécessaire d’interrompre le traitement et de prescrire une autre méthode de contraception, qu’il s’agisse d’une femme qui avait jusque-là une pression artérielle normale ou d’une femme déjà hypertendue (voir 2 Contre-indications).
Une augmentation de la pression artérielle a été signalée chez les femmes prenant des COC, et cette augmentation est plus probable chez les femmes plus âgées et en cas d’une durée d’utilisation prolongée.
Système endocrinien et métabolisme
Diabète
Les contraceptifs oraux à faible dose actuels ont un impact minimal sur le métabolisme du glucose. Les femmes diabétiques ou ayant des antécédents familiaux de diabète doivent faire l’objet d’une surveillance attentive pour déceler toute altération du métabolisme des glucides. Les femmes prédisposées au diabète peuvent utiliser les contraceptifs oraux à condition qu’elles puissent faire l’objet d’une étroite surveillance médicale. Les jeunes femmes atteintes de diabète, dont la maladie est récente et bien contrôlée et qui ne présentent pas d’hypertension ni de manifestations d’atteinte vasculaire, comme des modifications du fond d’œil, doivent faire l’objet d’un examen plus fréquent lorsqu’elles prennent des contraceptifs oraux.
Lipides et autres effets métaboliques
Une petite proportion des femmes prenant des contraceptifs oraux présenteront des modifications lipidiques indésirables. Chez les femmes présentant des dyslipidémies non maîtrisées, un autre type de contraception devrait être utilisé (voir 2 Contre-indications). Les élévations des triglycérides plasmatiques peuvent mener à une pancréatite et à d’autres complications.
Appareil digestif
Bien que cela n’ait pas été formellement établi, des études épidémiologiques publiées indiquent la possibilité d’une association modeste entre l’utilisation de COC et l’apparition d’une maladie de Crohn ou d’une colite ulcéreuse.
Appareil génito-urinaire
Saignements vaginaux
Les saignements vaginaux irréguliers et persistants doivent faire l’objet d’une investigation pour exclure une affection sous-jacente.
Fibromes
On doit surveiller de près les femmes ayant des fibromes (léiomyomes). Une augmentation soudaine du volume des fibromes, une douleur ou une sensibilité au toucher nécessitent l’interruption du traitement par contraceptifs oraux.
Système sanguin et lymphatique
Thromboses veineuse et artérielle et thrombo-embolie
Thrombose et thrombo-embolie veineuses
Des études épidémiologiques ont montré que l’incidence de thrombo-embolie veineuse (TEV) chez les utilisatrices de contraceptifs oraux faiblement dosés en œstrogène (< 50 mcg d’éthinylestradiol) varie de 20 à 40 cas environ pour 100 000 années-femmes, mais cette estimation du risque varie aussi selon le progestatif. Ce risque est à comparer à celui de 5 à 10 cas pour 100 000 années-femmes chez les non-utilisatrices.
L’utilisation d’un contraceptif oral combiné (COC), quel qu’il soit, comporte un risque accru de TEV par rapport à sa non-utilisation. Le risque accru de TEV est plus élevé au cours de la première année où une femme utilise un COC ou recommence à prendre (après un intervalle de 4 semaines ou plus sans pilule) le même COC ou un COC différent. Ce risque accru est moindre que celui de TEV associé à la grossesse, lequel se situe à environ 60 cas pour 100 000 grossesses. La TEV est mortelle dans 1 à 2 % des cas.
Si l’on soupçonne une prédisposition héréditaire ou acquise à la TEV, la patiente doit être orientée vers un spécialiste pour obtenir des conseils avant de décider d’utiliser un COC quelconque.
Thrombose et thrombo-embolie artérielles
L’usage d’un COC accroît le risque d’événements thrombotiques et thromboemboliques artériels. Des cas d’infarctus du myocarde et d’accidents vasculaires cérébraux ont été signalés (accidents ischémiques et hémorragiques, ischémie cérébrale transitoire).
Le risque d’événements thrombotiques et thromboemboliques artériels s’accroît encore plus chez les femmes qui présentent des facteurs de risque sous-jacents. Il convient de faire preuve de prudence lors de la prescription de COC pour les femmes présentant des facteurs de risque d’événements thrombotiques artériels et thromboemboliques.
Autres facteurs de risque de thrombo-embolie veineuse (TEV) ou artérielle (TEA) ou d’accident vasculaire cérébral
Les autres facteurs de risque global de thrombo-embolie veineuse ou artérielle comprennent, mais non exclusivement, l’âge, l’obésité grave (index de masse corporelle > 30 kg/m2), les antécédents personnels, les antécédents familiaux (la survenue d’une TEV ou d’une TEA chez un parent direct à un âge relativement précoce peut indiquer une prédisposition génétique) et le lupus érythémateux systémique. Si l’on soupçonne une prédisposition héréditaire ou acquise à la thrombo-embolie veineuse ou artérielle, la patiente doit être orientée vers un spécialiste pour obtenir des conseils avant de prendre une décision par rapport à l’utilisation d’un COC quelconque. Le risque de TEV/TEA peut augmenter temporairement en raison d’une immobilisation prolongée, d’une chirurgie majeure ou d’un traumatisme. Dans ces situations, il est conseillé d’interrompre l’administration de COC (au moins quatre semaines à l’avance dans le cas de chirurgie programmée) et de ne reprendre le traitement qu’après deux semaines de reprise totale des activités. De même, les patientes présentant des varices ou ayant un plâtre à un membre inférieur doivent être étroitement surveillées. Les autres facteurs de risque comprennent : tabagisme (un tabagisme important ainsi que l’âge accentuent encore plus ce risque, notamment chez les femmes de plus de 35 ans), dyslipoprotéinémie, hypertension, migraine, cardiopathie valvulaire et fibrillation auriculaire.
Les facteurs biochimiques pouvant indiquer une prédisposition héréditaire ou acquise à la thrombose veineuse ou artérielle comprennent une résistance à la protéine C activée (APC), une hyperhomocystéinémie, un déficit en antithrombine III, en protéine C ou en protéine S et la présence d’anticorps antiphospholipides (anticorps anticardiolipines, anticoagulant lupique).
Période de post-partum
Étant donné que le post-partum immédiat est associé à un risque accru de thrombo-embolie, les contraceptifs oraux ne devraient être instaurés qu’à l’issue des quatre premières semaines suivant l’accouchement, chez les femmes qui choisissent de ne pas allaiter (voir 4.4 Administration).
Après un avortement ou une fausse couche
Après un avortement ou une fausse couche survenant à 20 semaines ou plus de gestation, les contraceptifs hormonaux peuvent être instaurés au jour 21 après l’avortement ou au premier jour des premières menstruations spontanées, selon ce qui vient d’abord (voir 4.4 Administration).
Fonctions hépatique, biliaire et pancréatique
Une altération aiguë ou chronique de la fonction hépatique peut nécessiter l’arrêt des COC jusqu’à ce que les marqueurs hépatiques soient revenus à la normale.
Jaunisse
Dans le cas des femmes ayant des antécédents d’ictère, y compris d’ictère cholostatique durant la grossesse, on ne devrait prescrire des contraceptifs oraux qu’avec grande précaution et sous étroite surveillance. Une cholestase liée aux contraceptifs oraux a été documentée chez des femmes ayant des antécédents de cholestase gravidique. Chez les femmes ayant des antécédents de cholestase, cette affection peut se reproduire lors d’une utilisation subséquente de contraceptifs hormonaux.
L’apparition d’un prurit généralisé intense ou d’un ictère exige l’interruption de la prise des contraceptifs oraux jusqu’à ce que le problème soit résolu.
Si une femme développe un ictère qui s’avère de type cholostatique, elle ne devrait pas recommencer à prendre des contraceptifs oraux. Chez les femmes qui prennent des contraceptifs oraux, on observe parfois des modifications de la composition de la bile ainsi qu’une incidence accrue de calculs biliaires.
Maladies de la vésicule biliaire
Les patientes prenant des contraceptifs oraux ont un plus grand risque de développer une affection de la vésicule biliaire nécessitant une chirurgie au cours de la première année d’utilisation. Le risque peut doubler après quatre ou cinq ans d’utilisation.
Des affections de la vésicule biliaire, y compris la cholécystite et la cholélithiase, ont été signalées avec l’utilisation de contraceptifs oraux.
Nodules hépatiques
On a signalé des nodules hépatiques (adénomes et hyperplasie nodulaire focale), surtout après un usage prolongé des contraceptifs oraux. Bien qu’extrêmement rares, ces nodules ont déjà causé des hémorragies intra-abdominales fatales et il s’agit d’un facteur à prendre en considération en présence d’une masse abdominale, d’une douleur aiguë à l’abdomen ou de signes d’hémorragie intra-abdominale.
Hépatite C
La prise de TRI-CIRA 21 et TRI-CIRA 28 doit être interrompue avant le début du traitement avec le schéma thérapeutique combiné contre le virus de l’hépatite C (VHC), soit ombitasvir, paritaprévir, ritonavir, avec ou sans dasabuvir (voir 2 Contre-indications et 9 Interactions médicamenteuses). Au cours des essais cliniques avec l’ombitasvir, le paritaprévir, le ritonavir, avec ou sans dasabuvir, les élévations d’ALAT (alanine aminotransférase) de 5 à > 20 fois la limite supérieure de la normale (LSN) étaient significativement plus fréquentes chez les femmes en bonne santé et les femmes infectées par le VHC utilisant des médicaments contenant de l’éthinylestradiol tels que les COC. Il est conseillé aux médecins de consulter l’étiquetage du schéma thérapeutique combiné anti-VHC utilisé simultanément, soit ombitasvir, paritaprévir, ritonavir avec ou sans dasabuvir, pour obtenir de plus amples renseignements sur la reprise du traitement par TRI-CIRA 21 et TRI-CIRA 28.
Système immunitaire
Œdème de Quincke
Des œstrogènes exogènes peuvent induire ou exacerber des symptômes d’œdème de Quincke, en particulier chez les femmes qui ont un œdème de Quincke héréditaire.
Surveillance et examens de laboratoire
Examen médical et suivi
Avant d’utiliser des contraceptifs oraux, une anamnèse et un examen physique complets doivent être effectués, notamment une détermination de la pression artérielle et une consignation soignée des antécédents familiaux. De plus, des troubles du système de coagulation doivent être exclus si des membres de la famille ont souffert de maladies thromboemboliques (par exemple, thrombose veineuse profonde, accident vasculaire cérébral, infarctus du myocarde) à un jeune âge. Les seins, le foie, les extrémités et les organes reproducteurs doivent être examinés. Un frottis de Papanicolaou (PAP) doit être réalisé chez la femme sexuellement active.
Le premier examen de contrôle doit avoir lieu après trois mois d’utilisation. Par la suite, un examen doit être effectué au moins une fois par année, ou plus fréquemment si indiqué. À chaque visite annuelle, l’examen doit inclure les procédures qui ont été effectuées lors de la visite initiale, comme indiqué ci-dessus ou selon les recommandations du « Groupe d’étude canadien sur les soins de santé préventifs ». Selon ces recommandations, les femmes chez qui deux frottis de Papanicolaou consécutifs donnent des résultats négatifs pourraient subir cette épreuve tous les trois ans jusqu’à l’âge de 69 ans.
Prélèvements de tissus
Lorsqu’on demande à un anatomopathologiste d’examiner un frottis vaginal ou un prélèvement obtenu par suite d’une intervention chirurgicale, on doit l’informer du fait que le prélèvement provient d’une femme qui prend des contraceptifs oraux.
Système nerveux
Migraine et céphalée
L’apparition ou l’exacerbation d’une migraine ou l’apparition d’une céphalée inhabituelle récurrente, persistante ou intense, exigent l’interruption de la prise de contraceptifs oraux et une étude des causes. Les femmes présentant des céphalées migraineuses, en particulier celles avec aura, et prenant des contraceptifs oraux peuvent être à risque accru d’accident vasculaire cérébral (voir 2 Contre-indications).
Fonction visuelle
Troubles oculaires
Les femmes enceintes ou qui prennent des contraceptifs oraux peuvent présenter un œdème de la cornée, ce qui peut entraîner des troubles de la vue et modifier la tolérance à l’égard des lentilles cornéennes, surtout si ces dernières sont de type rigide. Les lentilles souples ne posent habituellement pas de problème. En présence de troubles oculaires ou d’une tolérance réduite à l’égard des lentilles, on peut conseiller un arrêt temporaire ou permanent du port des lentilles cornéennes.
Lésions oculaires
On a signalé des cas cliniques de thrombose rétinienne associée à l’utilisation de contraceptifs oraux. Les contraceptifs oraux devraient être interrompus en cas de perte de vision partielle ou complète passagère et inexpliquée, de survenue d’une exophtalmie ou d’une diplopie, d’un œdème papillaire ou de lésions vasculaires rétiniennes. Un diagnostic devrait être immédiatement posé, et des mesures thérapeutiques adéquates entreprises.
Considérations périopératoires
Complications thrombo-emboliques post-chirurgicales
Une augmentation du risque relatif de complications thrombo-emboliques postopératoires (d’un facteur de deux à quatre) a été signalée lors de l’utilisation de contraceptifs hormonaux. Le risque relatif de thrombose veineuse chez les femmes qui présentent des états prédisposants est le double de celui des femmes qui ne présentent pas de telles circonstances médicales.
Il faut interrompre l’utilisation de contraceptifs hormonaux et recourir à une autre méthode de contraception au moins quatre semaines avant une intervention chirurgicale programmée associée à un risque accru de thrombo-embolie et pendant une immobilisation prolongée. Après une intervention chirurgicale ou une immobilisation prolongée, il faut attendre la première menstruation qui suit le départ de l’hôpital avant de reprendre le traitement par contraceptifs hormonaux.
Fonction psychiatrique
Troubles de l’émotivité
Les femmes ayant des antécédents de troubles de l’émotivité, surtout de type dépressif, sont plus sujettes à une rechute si elles prennent des contraceptifs oraux. Dans les cas de rechute grave, l’essai d’une autre méthode de contraception devrait aider à déterminer s’il existe une relation de cause à effet. Les femmes atteintes du syndrome prémenstruel peuvent avoir une réaction variable aux contraceptifs oraux, allant de l’atténuation des symptômes à l’aggravation de l’affection.
Santé reproductive
Aménorrhée
En cas d’aménorrhée, la possibilité d’une grossesse doit être exclue.
Chez certaines femmes, le saignement de retrait peut ne pas survenir dans l’intervalle sans pilule. Si le COC a été pris selon les instructions, il est peu probable que la femme soit enceinte. Cependant, si le COC n’a pas été pris selon les instructions avant la première absence de saignement de retrait, ou si deux saignements de retrait ne surviennent pas, la possibilité d’une grossesse doit être exclue avant de poursuivre la prise du COC.
Les femmes ayant des antécédents d’oligoménorrhée, d’aménorrhée secondaire ou d’irrégularité menstruelle peuvent continuer d’avoir des cycles anovulatoires ou devenir aménorrhéiques après que le traitement aux œstroprogestatifs a pris fin.
L’aménorrhée, surtout si elle s’accompagne de galactorrhée, qui persiste pendant six mois ou plus après l’interruption du traitement nécessite un examen attentif de la fonction hypothalamohypophysaire.
Retour à la fécondité
Après avoir cessé de prendre des contraceptifs oraux, la femme devrait attendre au moins jusqu’aux premières menstruations normales avant d’envisager une grossesse pour permettre de déterminer la date de conception. Dans l’intervalle, une autre méthode de contraception devrait être utilisée.
Réduction d’efficacité
L’efficacité des COC peut diminuer en cas de pilules oubliées, de troubles gastro-intestinaux ou de médicaments concomitants (voir 9 Interactions médicamenteuses).
Appareil cutané
Un chloasma peut parfois survenir, particulièrement chez les femmes ayant des antécédents de masque de grossesse. Les femmes ayant une tendance au chloasma devraient éviter l’exposition au soleil et aux rayons ultraviolets quand elles prennent des COC. Bien souvent, le chloasma n’est pas complètement réversible.
7.1. Populations particulières
7.1.1. Grossesse
TRI-CIRA 21 et TRI-CIRA 28 sont contre-indiqués pendant la grossesse. Toute prise ultérieure doit être interrompue si une grossesse survient pendant le traitement par TRI-CIRA 21 et TRI-CIRA 28. Toutefois, s’il y a conception au cours de l’utilisation des contraceptifs oraux, aucune donnée concluante n’indique que les œstrogènes et le progestatif contenus dans le contraceptif oral affecteront l’enfant.
7.1.2. Allaitement
Les contraceptifs stéroïdiens et leurs métabolites peuvent être excrétés dans le lait maternel. En outre, les contraceptifs hormonaux combinés pris pendant la période post-partum peuvent interférer avec la lactation en réduisant la quantité et la qualité du lait maternel. Lorsque c’est possible, on doit aviser les mères qui allaitent de ne pas prendre de comprimés de TRI-CIRA 21 et TRI-CIRA 28 ou tout autre contraceptif hormonal combiné et d’avoir recours à d’autres modes de contraception jusqu’au sevrage complet du nourrisson.
7.1.3. Enfants et adolescents
Enfants (< 16 ans) : L’innocuité et l’efficacité des comprimés de norgestimate et d’éthinyltestradiol ont été établies chez la femme en âge de procréer. L’emploi de ce produit avant les premières règles n’est pas indiqué.
7.1.4. Personnes âgées
Personnes âgées (> 65 ans) : TRI-CIRA 21 et TRI-CIRA 28 ne sont pas indiqués chez les femmes ménopausées.
8. Effets indésirables
8.1. Aperçu des effets indésirables
L’utilisation des contraceptifs oraux a été liée à une augmentation du risque des effets indésirables graves suivantes :
Thrombophlébite et thrombose veineuse avec ou sans embolie Thromboembolie artérielle;
Embolie pulmonaire;
Thrombose mésentérique
Lésions neuro-oculaires (p. ex., thrombose rétinienne)
Infarctus du myocarde
Thrombose cérébrale
Hémorragie cérébrale
Hypertension
Tumeurs bénignes du foie
Maladies de la vésicule biliaire
Les effets indésirables ci-dessous ont également été signalées chez les femmes prenant des contraceptifs oraux. Les nausées et les vomissements, effets indésirables les plus fréquentes, surviennent chez environ 10 % ou moins des femmes au cours du premier cycle. En règle générale, d’autres effets indésirables surviennent moins fréquemment ou seulement à l’occasion, et sont les suivantes :
Troubles cardiaques : Œdème
Légère hausse de la pression artérielle
Troubles de l’oreille et du
labyrinthe :
Troubles auditifs
Troubles oculaires : Intolérance aux verres de contact
Modification de la courbure cornéenne (accentuation) Cataractes
Névrite optique
Thrombose rétinienne
Troubles gastro-intestinaux : Symptômes gastro-intestinaux (comme des crampes abdominales ou des ballonnements)
Colite
Pancréatite
Troubles hépatobiliaires : Ictère cholostatique
Syndrome de Budd-Chiari
Troubles du métabolisme et de la Réduction de la tolérance aux hydrates de carbone nutrition : Modifications pondérales (perte ou gain)
Modifications de l’appétit
Tumeurs bénignes, malignes et non
précisées (y compris kystes et
polypes) :
Tumeur hépatique maligne
Cancer du col de l’utérus
Augmentation de la taille des léiomyomes utérins Cancer du sein
Troubles du système nerveux : Migraine
Dépression
Maux de tête
Nervosité
Étourdissements
Modifications de la libido
Chorée
Troubles rénaux et des voies
urinaires :
Insuffisance rénale
Syndrome d’urémie hémolytique
Syndrome rappelant la cystite
Troubles du système reproducteur et du sein :
Douleur, sensibilité, grossissement et sécrétion mammaires Diminution possible de la lactation si les COC sont instaurés Post-partum
Saignements intermenstruels
Tachetures
Modification du flux menstruel
Dysménorrhée
Aménorrhée pendant et après le traitement Candidose vaginale
Syndrome rappelant le syndrome prémenstruel Stérilité temporaire après la cessation du traitement Vaginite
Hyperplasies endocervicales
Augmentation de l’érosion et des sécrétions du col de l’utérus Troubles respiratoires, thoraciques
et médiastinaux :
Rhinite
Troubles de la peau et du tissu sous-
cutané :
Chloasma ou mélasmes pouvant être persistants Éruption cutanée (allergique)
Hirsutisme
Perte de cheveux
Érythème polymorphe
Érythème noueux
Phénomène de Raynaud
Éruption hémorragique
Porphyrie
Acné
Séborrhée
Pemphigoïde (herpes gestationis)
Urticaire
Œdème de Quincke
8.2 Effets indésirables observées au cours des études cliniques
Les études cliniques sont menés dans des conditions très particulières. Par conséquent, les fréquences des effets indésirables constatées dans les essais cliniques peuvent ne pas refléter celles observées en pratique clinique et ne doivent pas être comparées aux fréquences signalées dans les essais cliniques d'un autre médicament.
L’innocuité des comprimés de norgestimate et d’éthinylestradiol a été évaluée chez 4 826 femmes en bonne santé et en âge de procréer qui ont participé à 6 essais cliniques et ont reçu au moins 1 dose de comprimés de norgestimate et d’éthinylestradiol à titre contraceptif. Deux des essais étaient des essais à répartition aléatoire, contrôlés par placebo et quatre étaient des essais ouverts non contrôlés. Dans 3 essais, les sujets ont été suivis pendant une durée allant jusqu’à 24 cycles; dans 2 essais, les sujets ont été suivis pendant une durée allant jusqu’à 12 cycles et dans 1 essai, les sujets ont été suivis pendant une durée allant jusqu’à 6 cycles. Les effets indésirables à un médicament (RIM) les plus fréquemment signalées chez > 5 % des sujets étaient des maux de tête, des douleurs mammaires et des infections vaginales. Les RIM signalées par ≥ 1 % des sujets traités par les comprimés de norgestimate et d’éthinylestradiol lors de ces essais sont présentés dans le Tableau 2.
Tableau 2 - Effets indésirables au médicament signalées par ≥ 1 % des sujets traités par les comprimés de norgestimate et d’éthinylestradiol lors de 6 essais cliniques portant sur les comprimés de norgestimate et d’éthinylestradiol
| Classification par système et organe Réaction indésirable | % (n = 4 826) |
Infections et infestations Infection vaginale | 7,1 |
Évaluations Gain de poids | 2,3 |
Troubles du métabolisme et de la nutrition Rétention de liquide | 1,4 |
Troubles gastro-intestinaux Douleurs abdominales Douleur gastro-intestinale Flatulences | 3,1 2,5 1,5 |
Troubles généraux et réactions au point d’administration Œdème | 1,0 |
Troubles du système nerveux Maux de tête Migraine | 31,7 1,9 |
Troubles psychiatriques Modifications de l’humeur Nervosité Dépression | 2,1 1,8 1,7 |
Troubles du système reproducteur et du sein Douleurs aux seins Pertes vaginales | 7,4 3,2 |
Troubles de la peau et du tissu sous-cutané Éruption cutanée | 1,4 |
Les RIM par cycle signalées par ≥ 1 % des sujets traités par les comprimés de norgestimate et d’éthinylestradiol au cours du cycle 1 sont présentés dans le Tableau 3. À l’exception du syndrome prémenstruel et de la dysménorrhée, l’incidence de ces RIM était la plus élevée au cours du cycle 1 et diminuait au fil du temps avec les cycles de traitement ultérieurs.
Le syndrome prémenstruel est resté relativement stable au fil du temps et la dysménorrhée est restée relativement stable, avec une légère diminution au fil du temps (sur la base des données d’incidence des cycles 1, 3, 6, 12 et 24).
Tableau 3 - Effets indésirables au médicament signalées par ≥ 1 % des sujets traités par les comprimés de norgestimate et d’éthinylestradiol au cours du cycle 1 lors de 6 essais cliniques (sauf indication contraire) sur les comprimés de norgestimate et d’éthinylestradiol
| Classification par système et organe Réaction indésirable | Total des sujets1 (n) | Cycle 1 (%) |
| Troubles gastro-intestinaux | ||
| Troubles gastro-intestinaux2,3 | 1 779 | 25,9 |
| Nausée4 | 850 | 19,1 |
| Vomissements4 | 850 | 5,3 |
| Troubles du système reproducteur et du sein | ||
| Dysménorrhée5 | 2 675 | 37,0 |
| Syndrome prémenstruel5 | 2 673 | 32,0 |
| Métrorragie | 2 912 | 22,7 |
| Saignement de privation anormal | 2 912 | 14,8 |
| Aménorrhée4 | 2 334 | 1,1 |
1 Nombre de sujets avec des données disponibles pour le cycle 1. 2 D’après les données provenant de 2 essais. 3 Signalés comme des nausées ou des vomissements. 4 D’après les données provenant de 3 essais. 5 D’après les données provenant de 5 essais. | ||
8.3. Effets indésirables peu fréquents observées au cours des études cliniques
Les autres RIM signalées par < 1 % des sujets traités (n = 4 826) avec les comprimés de norgestimate et d’éthinylestradiol dans l’ensemble de données cliniques présentées ci-dessus dans le Tableau 4.
Tableau 4 - Effets indésirables au médicament signalées par < 1 % des sujets traités avec les comprimés de norgestimate et d’éthinylestradiol lors de 6 essais cliniques sur les comprimés de norgestimate et d’éthinylestradiol
| Classification par système et organe | ||
| Réaction indésirable | ||
Évaluations Perte de poids | ||
Troubles du métabolisme et de la nutrition Augmentation de l’appétit, diminution de l’appétit, fluctuation de poids, trouble de l’appétit | ||
Troubles psychiatriques Trouble de la libido | ||
Troubles du système reproducteur et du sein Augmentation mammaire, écoulement mammaire, menstruations irrégulières, troubles menstruels | ||
Troubles de la peau et du tissu sous-cutané Alopécie, éruption cutanée, décoloration de la peau, érythème | ||
Troubles vasculaires Hypertension | ||
Dans le cadre des essais ci-dessus portant sur les comprimés de norgestimate et d’éthinylestradiol, les détails concernant des RIM spécifiques, à savoir les nausées, les vomissements, les troubles gastro-intestinaux (signalés comme des nausées ou des vomissements), la dysménorrhée, la métrorragie, les saignements de retrait anormaux, l’aménorrhée et le syndrome prémenstruel, ont été sollicités ou déterminés à partir des données sur les caractéristiques du cycle ou du schéma de saignement, cycle par cycle, par exemple, à l’aide de calendriers menstruels ou de fiches de journal. Ces RIM ne sont pas incluses dans les Tableaux 2 et 4, car l’incidence de chaque RIM a été signalée séparément par cycle de traitement uniquement et aucune incidence globale du sujet pour l’ensemble de l’essai n’a été signalée. En général, les événements sollicités sont associés à des taux de signalement plus élevés que les événements signalés spontanément par les sujets.
8.5. Effets indésirables observées après la commercialisation
Les effets indésirables au médicament qui ont d’abord été signalées dans le cadre de la surveillance post-commercialisation de l’association norgestimate/éthinylestradiol (NGM/EE) sont présentées au Tableau 5.
Tableau 5 - Effets indésirables au médicament signalées de façon spontanée dans le cadre de la surveillance post-commercialisation de NGM/EE
Classification par système et organe
Réaction indésirable
Troubles cardiaques
Infarctus du myocarde, tachycardie, palpitations
Troubles de l’oreille et du labyrinthe
Vertiges
Troubles oculaires
Thrombose vasculaire rétinienne, déficience visuelle, sécheresse oculaire, intolérance aux lentilles cornéennes
Troubles gastro-intestinaux
Pancréatite, distension abdominale, diarrhée, constipation Troubles généraux et réactions au point d’administration
Douleur thoracique, asthénie
Troubles hépatobiliaires
Hépatite
Troubles du système immunitaire
Hypersensibilité, réaction anaphylactique
Infections et infestations
Infection des voies urinaires
Troubles du métabolisme et de la nutrition
Dyslipidémie
Troubles musculo-squelettiques, osseux et du tissu conjonctif
Spasmes musculaires, douleurs aux extrémités, myalgie, dorsalgie Tumeurs bénignes, malignes et non précisées (y compris kystes et polypes)
Cancer du sein, dysplasie cervicale, néoplasme bénin du sein, adénome hépatique, hyperplasie nodulaire focale, fibroadénome du sein, kyste mammaire
Troubles du système nerveux
Accident vasculaire cérébral, syncope, convulsion, paresthésie, étourdissements Troubles psychiatriques
Anxiété, insomnie
| Classification par système et organe | ||
| Réaction indésirable | ||
Troubles du système reproducteur et du sein Kyste ovarien, diminution de la lactation, sécheresse vulvo-vaginale Troubles respiratoires, thoraciques et médiastinaux Embolie pulmonaire, dyspnée Troubles de la peau et du tissu sous-cutané Œdème de Quincke, érythème noueux, hirsutisme, sueurs nocturnes, hyperhidrose, réaction de photosensibilité, urticaire, prurit, acné Troubles vasculaires Thromboembolie artérielle, thrombose veineuse profonde, bouffées de chaleur, thrombose veineuse1 | ||
| 1 Les termes regroupés pour la thrombose veineuse incluent le syndrome de Budd-Chiari et la thrombose veineuse hépatique. | ||
9. Interactions médicamenteuses
9.1. Interactions médicamenteuses graves
Administration concomitante contre-indiquée
Il a été démontré que l’ombitasvir, le paritaprévir, le ritonavir, avec ou sans dasabuvir (médicaments antiviraux à action directe), étaient associés à des augmentations des taux d’ALAT de 5 à plus de 20 fois la limite supérieure de la normale chez les femmes en bonne santé et les femmes infectées par le VHC utilisant des médicaments contenant de l’éthinylestradiol tels que les COC (voir 2 Contre-indications et 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
9.2. Aperçu des interactions médicamenteuses
L’administration simultanée de contraceptifs oraux et d’autres médicaments peut modifier la réponse prévue à chacun des médicaments (voir Tableau 6). La réduction de l’efficacité des contraceptifs oraux, le cas échéant, touchera plus vraisemblablement les préparations à faible dose.
Il est important de vérifier tous les médicaments, d’ordonnance ou en vente libre, y compris les préparations ou remèdes à base de plantes, que prend une femme avant de lui prescrire des contraceptifs oraux.
On conseille aux médecins de consulter les renseignements thérapeutiques des médicaments utilisés en concomitance afin d’obtenir de l’information supplémentaire sur les interactions avec les contraceptifs hormonaux ou la possibilité de modifications enzymatiques et sur l’ajustement éventuel de la posologie.
Consulter Contraceptifs oraux, rapport 1994 (chapitre 8), préparé par Santé Canada, pour d’autres renseignements sur les interactions médicamenteuses possibles avec les contraceptifs oraux.
9.4. Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 6 – Interactions médicament-médicament établies ou potentielles
| Dénomination commune du ou | Effet | Commentaire clinique | ||
| des produits médicamenteux | ||||
| Alcool | Augmentation possible des taux d’éthanol et d’acétaldéhyde. | Utiliser avec prudence. | ||
| Agents alpha-2-adrénergiques Clonidine | Augmentation de l’effet sédatif. | Utiliser avec prudence. | ||
| Tizanidine | Augmentation possible des taux plasmatiques de tizanidine (en raison de l’inhibition du CYP). | Utiliser avec prudence. | ||
| Antiacides | Diminution de l’absorption intestinale des progestatifs. | Espacer de deux heures la prise de ces médicaments. | ||
| Anticoagulants Tous | Efficacité diminuée par les contraceptifs oraux qui augmentent les facteurs de coagulation. Chez certaines patientes, toutefois, l’effet peut être potentialisé. | Utiliser une autre méthode. | ||
Anticonvulsivants Tous | Une rétention de liquide peut augmenter les risques de crise chez les épileptiques. | Utiliser une autre méthode. | ||
Carbamazépine Acétate d’eslicarbazépine Éthosuximide Felbamate Lamotrigine | Induction des enzymes microsomales hépatiques. Accélération du métabolisme des | Utiliser des contraceptifs oraux à plus forte dose (50 mcg d’éthinylestradiol), un autre médicament ou une autre méthode. | ||
| Dénomination commune du ou | Effet | Commentaire clinique | ||
| des produits médicamenteux | ||||
Oxcarbazépine Phénobarbital Phénytoïne Primidone Rufinamide Topiramate | œstrogènes et augmentation de la liaison des progestatifs et de l’éthinylestradiol à la globuline liant les stéroïdes sexuels. | |||
| Lamotrigine | Des taux de lamotrigine considérablement réduits (en raison de l’induction de la glucuronidation de la lamotrigine) peuvent provoquer des accès de crises convulsives. | Modifier la dose du médicament au besoin. | ||
| Antibiotiques | On a signalé des cas de grossesses lors de l’utilisation de contraceptifs hormonaux en même temps que des antibiotiques, mais des études cliniques sur la pharmacocinétique n’ont pas montré d’effets concordants exercés par les antibiotiques sur les concentrations plasmatiques des stéroïdes synthétiques. | |||
| Ampicilline Cotrimoxazole Pénicilline | Perturbation de la circulation entérohépatique, hyperactivité intestinale. | Pour un traitement à court terme, utiliser une méthode additionnelle ou un autre médicament. Pour un traitement à long terme, utiliser une autre méthode. | ||
| Rifabutine Rifampicine | Accélération du métabolisme des progestatifs. Accélération soupçonnée du métabolisme des | Utiliser une autre méthode. | ||
| Dénomination commune du ou | Effet | Commentaire clinique | ||
| des produits médicamenteux | ||||
| œstrogènes. | ||||
Chloramphénicol Métronidazole Néomycine Nitrofurantoïne Sulfamidés Tétracyclines | Induction des enzymes microsomales hépatiques. Perturbation de la circulation entérohépatique. | Pour un traitement à court terme, utiliser une méthode additionnelle ou un autre médicament. Pour un traitement à long terme, utiliser une autre méthode. | ||
| Troléandomycine | Peut retarder le métabolisme des contraceptifs oraux et augmenter le risque d’ictère cholostatique. | |||
| Médicaments antidiabétiques Hypoglycémiants oraux et insuline | Les contraceptifs oraux peuvent diminuer la tolérance au glucose et augmenter la glycémie. | Utiliser des œstroprogestatifs à faible dose ou une autre méthode. Surveiller la glycémie. | ||
Antifongiques Griséofulvine | Stimulation possible du métabolisme hépatique des stéroïdes contraceptifs. | Utiliser une autre méthode. | ||
| Voriconazole | Augmentation possible des taux plasmatiques de voriconazole (en raison de l’inhibition du CYP). | Utiliser avec prudence. | ||
| Agents antihypertenseurs Guanéthidine et méthyldopa | Les œstrogènes sont responsables d’une rétention sodique; les progestatifs n’ont aucun effet. | Utiliser des contraceptifs oraux à faible dose d’œstrogène ou utiliser une autre méthode. | ||
| Bêta-bloquants | Augmentation de l’effet du médicament (ralentissement du métabolisme). | Modifier la dose du médicament au besoin. Surveiller l’état cardiovasculaire. | ||
| Antipyrétiques Acétaminophène | Accélération du métabolisme et de la clairance rénale. | II pourrait être nécessaire d’augmenter la dose du médicament. | ||
| Antipyrine | Altération du métabolisme. | Diminuer la dose du médicament. | ||
| Dénomination commune du ou | Effet | Commentaire clinique | ||
| des produits médicamenteux | ||||
| Acide salicylique | Réduction possible des taux plasmatiques (en raison de l’induction de la glucuronidation). | Utiliser avec prudence. | ||
| AAS | L’AAS peut avoir moins d’effet chez les utilisatrices de contraceptifs oraux à court terme. | Les patientes recevant un traitement à long terme par l’ASA peuvent nécessiter qu’on augmente la dose. | ||
| Acide aminocaproïque | Théoriquement, un état d’hypercoagulabilité peut se produire parce que les contraceptifs oraux augmentent les facteurs de coagulation. | L’administration concomitante doit être évitée. | ||
| Bêtamimétiques Isoprotérénol | Les œstrogènes réduisent la réponse à ces médicaments. | Modifier la dose du médicament au besoin. La cessation des contraceptifs oraux peut mener à une activité excessive du médicament. | ||
| Bosentan | Induction des enzymes microsomales hépatiques. | Envisager de passer à une méthode de contraception non hormonale ou d’ajouter une méthode de barrière à la contraception orale. | ||
| Caféine | Accroissement des effets de la caféine par suite d’une altération du métabolisme hépatique de la caféine. | Utiliser avec prudence. | ||
| Hypocholestérolémiants Cholestyramine | Peut accélérer l’élimination et altérer l’efficacité. | |||
| Clofibrate | Réduit les taux élevés de triglycérides et de cholestérol sériques; cela réduit l’efficacité des contraceptifs oraux. | Utiliser une autre méthode. | ||
| Colésévélam | On a observé qu’un séquestrant des acides biliaires, utilisé en | Prendre le contraceptif 4 heures avant la prise du colésévélam. | ||
| Dénomination commune du ou | Effet | Commentaire clinique | ||
| des produits médicamenteux | ||||
concomitance avec un contraceptif hormonal oral combiné, réduisait de manière significative l’ASC de l’éthinylestradiol. | ||||
Corticostéroïdes Prednisone Prednisolone | Augmentation importante des taux sériques. | II pourrait falloir diminuer la dose. | ||
| Cyclosporine | Il peut y avoir une augmentation de la concentration de cyclosporine et de l’hépatotoxicité. | Surveiller la fonction hépatique. Il pourrait être nécessaire de diminuer la dose de cyclosporine. | ||
Inhibiteurs du CYP3A administrés en association avec des médicaments contre le VIH/SIDA Cobicistat | Peut réduire l’efficacité des contraceptifs à base d’œstrogènes | Utiliser une autre combinaison de médicaments ou une autre méthode | ||
| Acide folique | On a signalé que les contraceptifs oraux altéraient le métabolisme des folates. | II pourrait être nécessaire d’augmenter l’apport alimentaire ou de prendre un supplément. | ||
| (fos)aprépitant | Induction des enzymes microsomales hépatiques. | Utiliser une autre méthode. | ||
Inhibiteurs de la protéase du VHC Bocéprévir Télaprévir | Mécanisme non confirmé; pourrait être causé par un effet sur les transporteurs gastro-intestinaux qui entraînerait une diminution de l’ASC de l’éthinylestradiol. | L’administration concomitante de télapravir ou de bocéprévir a entraîné une diminution de l’exposition à l’éthinylestradiol. Utiliser des méthodes additionnelles de contraception non hormonale en cas d’administration concomitante avec le télaprévir ou le bocéprévir. | ||
Inhibiteurs de la protéase du VIH Nelfinavir Ritonavir | Induction des enzymes microsomales | Utiliser un autre médicament ou une autre méthode. | ||
| Dénomination commune du ou | Effet | Commentaire clinique | ||
| des produits médicamenteux | ||||
| Inhibiteurs de protéase renforcés par le ritonavir | hépatiques. | |||
| Mépéridine | Possibilité d’une augmentation de l’effet analgésique et d’une dépression du SNC à la suite d’un ralentissement du métabolisme de la mépéridine. | Utiliser cette combinaison avec prudence. | ||
| Morphine | Diminution des taux de morphine (en raison de l’induction de la glucuronidation). | Utiliser avec prudence. | ||
Inhibiteurs non nucléosidiques de la transcriptase inverse Névirapine | Induction des enzymes microsomales hépatiques. | Utiliser un autre médicament ou une autre méthode. | ||
Tranquillisants de type phénothiazine Tous Phénothiazines, réserpine et médicaments semblables | Les œstrogènes potentialisent l’effet hyperprolactinémique de ces médicaments. | Utiliser d’autres médicaments ou utiliser des contraceptifs oraux à plus faible dose. Utiliser une autre méthode en cas de galactorrhée ou d’hyperprolactinémie. | ||
Phénylbutazone Antihistaminiques Analgésiques Préparations antimigraineuses Vitamine E Modafinil | On a signalé une réduction non confirmée de l'efficacité des contraceptifs oraux. Reste à confirmer. | |||
Inhibiteurs de la pompe à protons Oméprazole | Augmentation possible des taux plasmatiques d’oméprazole (en raison de l’inhibition du CYP). | Utiliser avec prudence. | ||
Sédatifs et hypnotiques Benzodiazépines Barbituriques Hydrate de chloral Glutéthimide Méprobamate | Induction des enzymes microsomales hépatiques. | Pour un traitement à court terme, utiliser une méthode additionnelle ou un autre médicament. Pour un traitement à long terme, | ||
| Dénomination commune du ou | Effet | Commentaire clinique | ||
| des produits médicamenteux | ||||
| utiliser une autre méthode ou des contraceptifs oraux à dose plus élevée. | ||||
Chlordiazépoxide Lorazépam Oxazépam Diazépam | Effet accru (accélération du métabolisme). | Utiliser avec prudence. | ||
| Témazépam | Diminution du taux plasmatique de témazépam (due à l’induction de la glucuronidation). | Utiliser avec prudence. | ||
| Sélégiline | Augmentation possible des taux plasmatiques de sélégiline (en raison de l’inhibition du CYP). | L’administration concomitante doit être évitée. | ||
Théophylline Tous | Diminution de l’oxydation pouvant entraîner une toxicité. | Utiliser avec prudence. Surveiller les taux de théophylline. | ||
| Antidépresseur tricyclique Clomipramine (d’autres éventuellement) | Accroissement des effets secondaires, par exemple, dépression. | Utiliser avec prudence. | ||
| Vitamine B12 | On a signalé que les contraceptifs oraux réduisent le taux sérique de vitamine B12. | II pourrait être nécessaire d’augmenter l’apport alimentaire ou de prendre un supplément. | ||
On a étudié l’administration concomitante de plusieurs inhibiteurs de la protéase du VIH (p. ex., ritonavir) et de plusieurs inhibiteurs non nucléosidiques de la transcriptase inverse (p. ex., névirapine) avec des contraceptifs hormonaux oraux combinés. Or, des changements importants (augmentations et diminutions) de l’ASC moyenne de l’œstrogène et du progestatif, ainsi qu’un risque de modification du métabolisme hépatique, ont été notés dans certains cas. L’efficacité et l’innocuité des contraceptifs oraux peuvent être compromises. Les professionnels de la santé devraient consulter la monographie de chacun des inhibiteurs de la protéase du VIH pour de plus amples renseignements sur les interactions médicamenteuses de ces produits.
Augmentation des taux hormonaux plasmatiques liée à l’administration concomitante d’autres médicaments :
Certains médicaments peuvent augmenter les taux plasmatiques d’éthinylestradiol s’ils sont administrés en concomitance. Quelques exemples :
- acétaminophène
- acide ascorbique
- les inhibiteurs du CYP3A4 (dont l’itraconazole, le kétoconazole, le voriconazole, le fluconazole et le jus de pamplemousse)
- certains inhibiteurs de la protéase du VIH (p. ex., atazanavir et indinavir)
- les inhibiteurs de l’HMG-CoA réductase (dont l’atorvastatine et la rosuvastatine)
- certains inhibiteurs non nucléosidiques de la transcriptase inverse (p. ex., l’étravirine)
9.5. Interactions médicament-aliment
Le jus de pamplemousse peut faire augmenter les taux plasmatiques d’éthinylestradiol s’ils sont administrés en concomitance.
9.6. Interactions médicament-plante médicinale
Les produits à base de plantes médicinales contenant du millepertuis (Hypericum perforatum) peuvent induire l’activité des enzymes hépatiques (cytochrome P450) et du transporteur de la glycoprotéine P, et réduire ainsi l’efficacité des contraceptifs stéroïdiens. Cela peut aussi avoir pour conséquence des saignements intermenstruels.
9.7. Interactions médicament-examens de laboratoire
Les résultats des épreuves de laboratoire doivent être interprétés en tenant compte du fait que la personne prend des contraceptifs. Les épreuves de laboratoire suivantes sont modifiées :
A. Tests de la fonction hépatique
Épreuve à la bromosulfophtaléine (BSP)
AST (SGOT) et GGT
Phosphatase alcaline
Bilirubine sérique
Augmentation modérée Augmentation minime
Augmentation variable
Augmentation, particulièrement dans les états favorables ou associés à l’hyperbilirubinémie B. Tests de coagulation
Facteurs II, VII, IX, X, XII et XIII
Facteurs VIII
Agrégation et adhérence des plaquettes
Fibrinogène
Plasminogène
Antithrombine III
Temps de Quick
Hausse
Légère augmentation
Légère augmentation en présence des agents agrégants courants
Hausse
Légère augmentation
Légère diminution
Hausse
C. Tests de la fonction thyroïdienne
Iode protéique (PBI)
Thyroxine sérique totale (T4)
Thyrotropine (TSH)
Indice de captation de T3
Concentration de T4 libre
Hausse
Hausse
Aucun changement
Diminution
Aucun changement
D. Exploration fonctionnelle corticosurrénalienne
Cortisol plasmatique
Hausse
E. Divers tests
Folate sérique
Épreuve d’hyperglycémie provoquée
Réponse insulinémique au glucose
Réponse du peptide C
Diminution occasionnelle Diminution possible
Augmentation légère à modérée Augmentation légère à modérée
Lipoprotéines
De petites modifications dont la portée clinique n’a pas été démontrée peuvent survenir dans les fractions lipoprotéiniques du cholestérol.
Gonadotrophines
L’utilisation de contraceptifs oraux inhibe les taux de LH et de FSH. Attendre au moins deux semaines après l’arrêt des contraceptifs pour les mesurer.
10. Pharmacologie clinique
10.1. Mode d’action
Contraception orale
Le principal mécanisme d’action des comprimés TRI-CIRA 21 et TRI-CIRA 28 est l’inhibition de l’ovulation. De plus, d’autres effets entraînés par le traitement (par exemple, l’altération de l’endomètre et l’épaississement de la glaire cervicale) semblent interférer avec l’implantation et la conception.
Les études évaluant l’effet de l’association sur les caractéristiques de la glaire cervicale, les niveaux hormonaux et également sur le tissu endométrial ont donné des résultats cohérents avec le mécanisme d’action connu (c’est-à-dire la suppression de l’ovulation) de la combinaison.
Acné
L’acné est une affection cutanée dépendante des androgènes dont l’étiologie est multifactorielle. L’élévation du taux sérique de globuline liant les hormones sexuelles (SHBG), principale protéine transporteuse de la testostérone chez les femmes, est un indicateur des effets anti-androgènes potentiels associés aux contraceptifs oraux. Il a été démontré que l’association d’éthinylestradiol et de norgestimate augmente la SHBG et diminue la testostérone libre chez les femmes en bonne santé. L’association de l’éthinylestradiol et de la norgestimate dans les comprimés de norgestimate et d’éthinylestradiol a été associée à une diminution de la gravité de l’acné faciale chez des femmes par ailleurs en bonne santé atteintes de cette affection cutanée.
10.2. Pharmacodynamie
Dans toutes les études, on a constaté que le norgestimate en association avec l’éthinylestradiol élevait les concentrations des HDL. L’association norgestimate-éthinylestradiol a présenté une androgénie minimale. Les concentrations de protéine porteuse des stéroïdes sexuels ont été augmentées, et la testostérone n’a pas été facilement déplacée de ses récepteurs par le norgestimate.
Contraception orale
Le norgestimate, seul ou en association avec l’éthinylestradiol, est un agent antiovulatoire efficace. Il est modérément puissant dans le test progestatif in vivo standard qui mesure la prolifération endométriale chez les lapins, et il bloque efficacement l’ovulation chez les rats, les hamsters et les lapins. Chez le rat, ce blocage est en étroite corrélation avec la suppression de la montée de l’hormone lutéinisante du pro-œstrus, et l’activité anovulatoire du norgestimate est surmontée par l’hormone de libération de la lutéinostimuline. Le blocage semble, comme avec les autres progestatifs, être le résultat de l’inhibition de l’axe hypothalamo-hypophysaire. Le norgestimate est un progestatif actif lorsqu’il est administré par voie orale ou parentérale et se lie aux récepteurs progestatifs in vitro. Comme les autres progestatifs, le norgestimate inhibe l’action de l’œstrogène sans être lui-même œstrogénique. Des études mesurant la stimulation de la croissance de la prostate antérieure chez le rat, l’aptitude à se lier à la protéine humaine porteuse des stéroïdes sexuels in vitro et les effets sur les concentrations sériques de la protéine porteuse des stéroïdes sexuels chez le lapin démontrent que contrairement au lévonorgestrel, le norgestimate n’est pas androgène. Également, il n’inhibe pas l’action de l’androgène chez le rat. On n’a pas signalé d’effets indésirables sur les systèmes endocriniens reproducteur, thyroïdien ou surrénalien des rats ayant reçu du norgestimate par voie orale pendant 7 jours à des doses atteignant 100 fois la dose clinique. Des études menées in vitro indiquent que le norgestimate ne modifie pas directement l’action de l’aromatase ovarienne. Le norgestimate n’agit pas sur le système nerveux central ni le système nerveux autonome chez le rat et n’entrave pas les réactions à médiation neuro-végétative de l’appareil cardiovasculaire chez le chien. Des études menées in vitro indiquent que le norgestimate n’exerce pas d’activité antimicrobienne contre différents microorganismes pathogènes. L’éthinylestradiol est un type d’œstrogènes puissant qui stimule l’utérus et le vagin. Sa pharmacologie préclinique est bien établie.
Acné
L’acné est une affection cutanée dépendante des androgènes dont l’étiologie est multifactorielle. L’élévation du taux sérique de globuline liant les hormones sexuelles (SHBG), principale protéine transporteuse de la testostérone chez les femmes, est un indicateur des effets anti-androgènes potentiels associés aux contraceptifs oraux. Il a été démontré que l’association d’éthinylestradiol et de norgestimate augmente la SHBG et diminue la testostérone libre chez les femmes en bonne santé. L’association de l’éthinylestradiol et de la norgestimate dans les comprimés de norgestimate et d’éthinylestradiol a été associée à une diminution de la gravité de l’acné faciale chez des femmes par ailleurs en bonne santé atteintes de cette affection cutanée.
10.3. Pharmacocinétique
Des études sur le norgestimate seul et sur les comprimés de norgestimate plus éthinylestradiol ont été menées pour étudier la pharmacocinétique du médicament sous forme posologique orale.
Absorption
Il a été démontré que le norgestimate et l’éthinylestradiol administrés par voie orale sous forme de comprimés de norgestimate et d’éthinylestradiol sont absorbés rapidement. Les concentrations plasmatiques maximales (Cmax), les aires sous la courbe du taux plasmatique en fonction du temps (ASC), le temps nécessaire pour atteindre les concentrations plasmatiques maximales (Tmax) et la demi-vie (T1/2) du norgestimate et de l’éthinylestradiol étaient les suivantes :
Tableau 7 – Paramètres pharmacocinétiques du norgestimate et de l’éthinylestradiol
| Comprimé de | Comprimé de | Comprimé de | ||
| norgestimate (bleu) à | norgestimate à | norgestimate | ||
| 0,250 mg x 2 | 0,215 mg (bleu clair) x | (blanc) à 0,180 mg x | ||
| 2 | 2 | |||
| Cmax + É.-T. |
| 278 + 140 pg/ml 119 + 50 pg/ml | 529 + 220 pg/ml 113 + 39 pg/ml | 778 + 420 pg/ml 117 + 56 pg/ml |
| Tmax |
| 1,1 h 1,8 h | 1,2 h 1,8 h | 1,1 h 1,9 h |
| ASC + É.-T. |
| 1 064 + 425 hpg/ml | 1 649 + 604 hpg/ml | 2 264 + 962 hpg/ml |
| 984 + 476 hpg/ml | 873 + 489 hpg/ml | 815 + 450 hpg/ml | |
| T1/2 |
| 6,5 heures 7,3 heures | 7,6 heures 4,3 heures | 5,3 heures 5,5 heures |
Distribution
Il a été démontré que le norgestimate, comme l’éthinylestradiol, est fortement lié aux protéines plasmatiques (99 % selon une détermination in vitro in vitro pour le norgestimate), ce qui est cohérent avec les rapports de la littérature scientifique sur d’autres agents progestatifs.
Élimination
Il a été démontré que l’élimination du norgestimate n’est pas affectée par l’éthinylestradiol. Bien qu’une certaine excrétion biliaire et une circulation entérohépatique soient observées avec le norgestimate (similaire à celle observée avec d’autres stéroïdes contraceptifs), l’élimination est principalement rénale.
Populations et états pathologiques particuliers
- Enfants et adolescents : L’innocuité et l’efficacité des comprimés de norgestimate et d’éthinyltestradiol ont été établies chez la femme en âge de procréer. L’emploi de ce produit avant les premières règles n’est pas indiqué.
- Personnes âgées : TRI-CIRA 21 et TRI-CIRA 28 ne sont pas indiqués chez les femmes ménopausées.
- Insuffisance hépatique : Les effets de l’insuffisance hépatique sur la pharmacocinétique des comprimés de norgestimate et d’éthinylestradiol n’ont pas été étudiés. Cependant, le métabolisme des hormones stéroïdes peut être très faible chez les femmes présentant une insuffisance hépatique.
- Insuffisance rénale : Les effets de l’insuffisance rénale sur la pharmacocinétique des comprimés de norgestimate et d’éthinylestradiol n’ont pas été étudiés.
11. Conservation, stabilité et mise au rebut
Conserver le médicament à une température comprise entre 15 et 30 °C.
Laisser le contenu dans son emballage protecteur et dans sa boîte pour le protéger de la lumière jusqu’à son utilisation.
Garder hors de la portée et de la vue des enfants..
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
(i) Substance médicamenteuse
Norgestimate :
Dénomination commune de la ou des substances médicamenteuses : Norgestimate
Nom chimique : 18,19-dinor-17-prégn-4-en-20-yn-3-one,17-
(acétyloxy)-13-éthyl-, oxime, (17α)-(+)-
Formule moléculaire et masse moléculaire : C23 H31 NO3 et 369,50 g/mol
Formule développée : 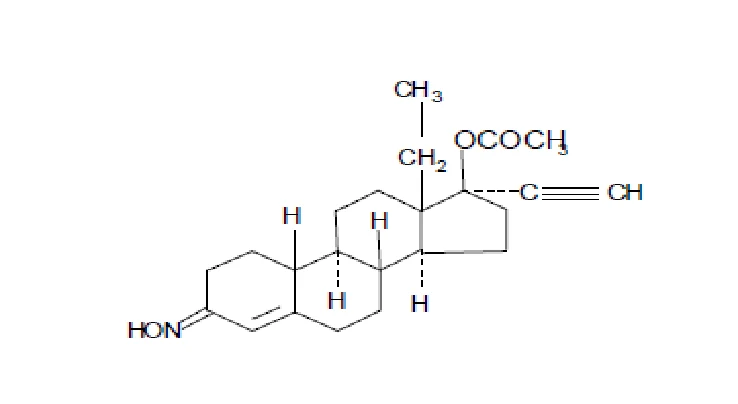
Propriétés physicochimiques : Norgestimate est une poudre blanche ou presque blanche. Point de fusion : variant entre 214 et 218 °C.
Solubilité :
| Solvant | Valeur de solubilité (mg/kg) |
| Eau | Pratiquement insoluble |
| Hexane | < 290 |
| Éther diéthylique | < 5 000 |
| Méthanol | < 3 000 |
On n’a pas déterminé ses valeurs de pKa en raison de sa faible solubilité dans l’eau.
Rotation optique : +42,0° et +50,0°
(ii) Substance médicamenteuse
Éthinylestradiol :
Dénomination commune de la ou des substances médicamenteuses : Éthinylestradiol
Nom chimique : 19-nor-17α-pregna-1,3,5(10)-trien-20-yne-3,17-diol
Formule moléculaire et masse moléculaire : C20H24O2 et 296,40 g/mol
Formule développée :
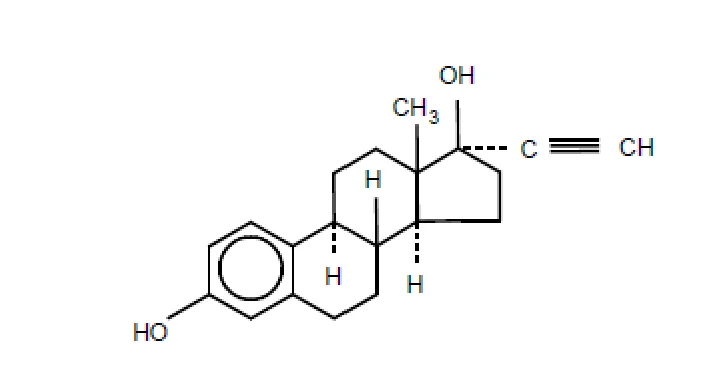
Propriétés physicochimiques : L’éthinylestradiol est une poudre cristalline blanche ou légèrement blanc jaunâtre. Il est pratiquement insoluble dans l’eau et librement soluble dans l’éthanol (96 %). Il est soluble dans les solutions d’hydroxydes alcalins fixes.
14. Études cliniques
14.1. Études cliniques par indication
Efficacité clinique des comprimés de norgestimate et d’éthinylestradiol
Contraception
Dans quatre études cliniques majeures portant sur des comprimés de norgestimate et d’éthinylestradiol, 4 756 sujets ont terminé 45 244 cycles et un total de 42 grossesses ont été signalées. Ce nombre correspond à un taux global d’efficacité à l’utilisation typique de 1,11 grossesses pour 100 années-femmes d’utilisation. Ce taux inclut les patientes qui n’ont pas pris le médicament correctement. Les taux de Pearl pour les études individuelles variaient de 0,63 à 1,36.
Acné
Lors de deux essais cliniques multicentriques, à double insu, contrôlés par placebo, les comprimés de norgestimate et d’éthinylestradiol ont montré une amélioration statistiquement significativement plus importante pour toutes les mesures d’efficacité principales : nombre de lésions inflammatoires, nombre total de lésions et évaluation globale du chercheur (Tableau 8). Pour les mesures d’efficacité secondaires, les comprimés de norgestimate et d’éthinylestradiol ont également montré une amélioration statistiquement plus importante pour l’auto-évaluation du sujet en fin de traitement. Le profil des effets indésirables des comprimés de norgestémate et d'éthinylestradiol issus de ces deux essais cliniques contrôlés est cohérent avec ce qui a été observé dans les études précédentes impliquant les comprimés de norgestémate et d’éthinylestradiol ainsi que les risques connus associés aux contraceptifs oraux.
Tableau 8 - Résultats combinés des indications pour l’acné vulgaire : Deux essais multicentriques contrôlés par placebo Variables d’efficacité principales : Population évaluable pour l’efficacité
| Comprimés de norgestimate et d’éthinylestradiol | PLACEBO | ||
| n = 163 | n = 161 | ||
| Âge moyen à l’inscription | 27,3 ans | 28,0 ans | |
| Lésions inflammatoires – Pourcentage moyen de réduction | 56,6 | 36,6 | p = 0,0001 |
| Lésions totales - Pourcentage moyen de réduction | 49,6 | 30,3 | p = 0,0001 |
| Progrès du traitement à l’échelle mondiale selon le chercheur | |||
| 88,3 | 64,0 | p < 0,001 |
| 11,7 | 36,0 | |
Innocuité clinique des comprimés de norgestimate et d’éthinylestradiol
Étude multicentrique, comparative de phase III des États-Unis
Dans la principale étude comparative américaine, 8,6 % (182 sur 2 115) des sujets recevant des comprimés de norgestimate et d’éthinylestradiol ont arrêté le traitement en raison d’effets indésirables, tandis que 6,8 % (145 sur 2 132) des sujets recevant le produit contenant du norgestrel ont arrêté le traitement en raison d’événements indésirables. La différence entre les groupes n’était pas statistiquement significative et les événements indésirables étaient caractéristiques de ceux attendus chez les femmes prenant des contraceptifs oraux combinés à faible dose.
Parmi toutes les patientes, 70,50 % (1 491 sur 2 115) recevant des comprimés de norgestimate et d’éthinylestradiol et 67,64 % (1 442 sur 2 132) recevant du Triphasil ont signalé au moins un événement indésirable au cours de l’essai. Les événements indésirables les plus fréquents pour le traitement triphasique au norgestimate étaient les maux de tête (29,3 %), les infections des voies respiratoires supérieures (12,2 %), la dysménorrhée (11,6 %) et les nausées (10,87 %). Les incidences de telles expériences dans le traitement au norgestrel étaient respectivement de 29,5 %, 11,9 %, 11,9 % et 10,32 %.
Étude multicentrique, non comparative de phase III des États-Unis
Dans les deux études américaines non comparatives combinées, 296 des 1 783 sujets (16,6 %) ont arrêté le traitement pour des raisons liées à l’usage médical. Seuls 77 patientes (4,3 %) ont arrêté le traitement en raison d’événements hémorragiques.
Une perspective sur la tolérance des patientes aux effets signalés au cours de l’administration de comprimés de norgestimate et d’éthinylestradiol peut être obtenue à partir d’un examen de l’incidence des « abandons » des études pour les effets indésirables signalés comme suit :
Tableau 9 - Fréquence des événements indésirables ayant entraîné l’arrêt du traitement (études combinées non comparatives, n = 1 783)
| Événement indésirable | Nombre (pourcentage) | ||||
| Saignement intermenstruel ou tachetures | 77 (4,32) | ||||
| Maux de tête | 54 (3,03) | ||||
| Nausées et/ou vomissements | 39 (2,19) | ||||
| Troubles menstruels autres que l’aménorrhée, les saignements intermenstruels ou tachetures | 38 (2,13) | ||||
| Changements d’humeur | 28 (1,57) | ||||
| Gain pondéral | 23 (1,29) | ||||
| Rétention de liquide | 21 (1,18) | ||||
| Troubles gastro-intestinaux | 19 (1,07) | ||||
| Anomalies dans les analyses au laboratoire | 16 (0,90) | ||||
| Hypertension | 13 (0,73) | ||||
| Autre trouble gynécologique-obstétrical | 13 (0,73) | ||||
| Problèmes de peau : | 8 (0,45) | ||||
| Anomalies oculaires | 8 (0,45) | ||||
| Aménorrhée* | 4 (0,22) | ||||
| Tous les autres | 41 (2,30) | ||||
*La définition statistique de l’aménorrhée est constituée de deux cycles consécutifs valides sans saignement ni tachetures. Selon cette définition, aucun sujet traité avec des comprimés de norgestimate et d’éthinylestradiol n’a présenté d’aménorrhée.
Analyses de laboratoire
Une grande quantité de données cliniques de laboratoire a été recueillie au cours d’un certain nombre d’études. Les variations statistiquement significatives dans les valeurs mesurées étaient généralement non significatives au plan clinique et étaient conformes à l’utilisation de contraceptifs oraux à faibles doses.
Les modifications du profil lipidique sont pertinentes en raison de leur relation avec les maladies cardiovasculaires.
Les comprimés de norgestimate et d’éthinylestradiol sont associés à des effets indésirables minimes sur les triglycérides, le LDL et le cholestérol total. Contrairement à la plupart des produits actuellement approuvés, les comprimés de norgestimate et d’éthinylestradiol sont associés à une augmentation salutaire des ratios HDL et HDL/LDL.
Les changements observés dans les analytes thyroïdiens étaient cliniquement insignifiants et cohérents avec ceux attendus pour l’utilisation de contraceptifs oraux à faible dose.
Les valeurs moyennes des tests de la fonction hépatique ont généralement diminué avec le temps de traitement et, conformément aux résultats d’autres produits à faible dose, n’ont montré aucun impact clinique indésirable.
Aucune observation inhabituelle concernant la fonction thyroïdienne, la fonction rénale ou les valeurs hématologiques n’a été constatée avec les comprimés de norgestimate et d’éthinylestradiol et la coagulabilité normale du sang a été maintenue.
Les comprimés de norgestimate et d’éthinylestradiol ont également montré une androgénicité minimale. Les concentrations de protéine porteuse des stéroïdes sexuels ont été augmentées, et la testostérone n’a pas été facilement déplacée de ses récepteurs par le norgestimate.
Étant donné que les progestatifs et les œstrogènes peuvent modifier le métabolisme des glucides, ce domaine a été étudié. Aucun changement cliniquement significatif n’a été observé dans les taux de glucose sérique ou sanguin à jeun et dans les taux d’insuline sanguine associés chez les sujets recevant des comprimés de norgestimate et d’éthinylestradiol. La mesure de l’hémoglobine glycosylée a confirmé ces résultats, démontrant qu’il n’y avait aucun changement indésirable dans le métabolisme des glucides.
14.2. Études de biodisponibilité comparatives
Une étude de biodisponibilité comparative à répartition aléatoire, à dose unique et avec permutation de trois groupes portant sur TRI-CIRA (Apotex Inc.) et Tri-CyclenMD (Janssen Inc.) a été menée chez des volontaires féminins en bonne santé et à jeun. Les données de biodisponibilité comparative chez les sujets qui étaient inclus dans l’analyse statistique (N = 20 pour le norgestimate, n = 19 pour l’éthinylestradiol) sont résumées dans les tableaux suivants.
Tableau 10 – Tableau récapitulatif des données de biodisponibilité comparatives - Norgestimate
| Norgestimate | ||||
| (2 x 0,250 mg de norgestimate/0,035 mg d’éthinylestradiol) | ||||
| Moyenne géométrique# | ||||
| Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test* | Référence† | Rapport des | Intervalle de confiance à 90 % |
| moyennes | ||||
| géométriques | ||||
| ASCT (pg•h/ml) | 88,2 94,0 (36,7) | 92,8 100,8 (51,9) | 95,1 | 86,8 à 104,0 |
| ASCI (pg•h/ml) | 101,5 107,2 (33,3) | 106,5 114,9 (49,9) | 95,3 | 85,7 à 105,9 |
| Cmax (pg/ml) | 66,0 72,8 (45,2) | 65,0 70,0 (42,2) | 101,5 | 87,9 à 117,3 |
| Tmax§ (h) | 0,67 (0,37 à 1,67) | 0,67 (0,25 à 3,00) | ||
| T1/2€ (h) | 0,59 (29,73) | 0,71 (34,08) | ||
* TRI-CIRA (norgestimate/éthinylestradiol) en comprimés à 0,250/0,035 mg (Apotex Inc.) † Tri-CyclenMD (norgestimate/éthinylestradiol) en comprimés à 0,250/0,035 mg (Janssen Inc., Canada) # D’après les moyennes géométriques des moindres carrés. § Exprimé sous forme de médiane (intervalle). € Exprimé en moyennes arithmétiques (% de CV) uniquement. | ||||
Tableau 11 – Tableau récapitulatif des données de biodisponibilité comparatives –
| Éthinylestradiol | ||||
| (2 x 0,250 mg de norgestimate/0,035 mg d’éthinylestradiol) | ||||
| Moyenne géométrique# | ||||
| Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test* | Référence† | Rapport des | Intervalle de confiance à 90 % |
| moyennes | ||||
| géométriques | ||||
| ASCT (pg•h/ml) | 1513,9 1563,9 (28,8) | 1604,2 1655,7 (28,7) | 94,4 | 89,4 à 99,6 |
| ASCI (pg•h/ml) | 1586,9 1641,1 (29,1) | 1682,1 1738,2 (29,1) | 94,3 | 89,1 à 99,8 |
| Cmax (pg/ml) | 165,8 175,0 (35,2) | 166,6 175,8 (34,7) | 99,5 | 92,3 à 107,3 |
| Tmax§ (h) | 1,33 (1,00 à 1,67) | 1,67 (1,00 à 3,00) | ||
| T1/2€ (h) | 17,55 (30,06) | 18,21 (26,64) | ||
* TRI-CIRA (norgestimate/éthinylestradiol) en comprimés à 0,250/0,035 mg (Apotex Inc.) † Tri-CyclenMD (norgestimate/éthinylestradiol) en comprimés à 0,250/0,035 mg (Janssen Inc., Canada) # D’après les moyennes géométriques des moindres carrés. § Exprimé sous forme de médiane (intervalle). € Exprimé en moyennes arithmétiques (% de CV) uniquement. | ||||
16. Toxicologie non clinique
Toxicologie générale
Des études toxicologiques ont évalué le norgestimate seul ainsi qu’en association avec l’éthinylestradiol chez la souris, le rat, le lapin, le chien et le singe. L’éthinylestradiol a également été évalué seul et en association avec des progestatifs stéroïdiens synthétiques chez le rat, le lapin, le chien et le singe. Les lésions macroscopiques et microscopiques liées au composé ont été minimes et présentent les changements pathologiques types qui surviennent lors de l’administration de progestatif et d’œstrogène.
Études de toxicité aiguë
Souris
Chez les souris HaM/1CR CD-1, on a constaté que la DL50 médiane du norgestimate seul et du norgestimate en association avec l’éthinylestradiol (dans un rapport de 5 à 1) administrés par voie orale était supérieure à 5 g/kg de poids corporel. Le norgestimate seul à raison de 5 g/kg n’a pas entraîné de signes évidents de toxicité tandis que l’association a donné lieu à des signes transitoires de modification du comportement et à un cas de mort (une femelle sur 10 femelles et 10 mâles) à la dose de 5 g/kg. L’éthinylestradiol administré seul par voie orale à raison de 5 g/kg a provoqué une période de dépression respiratoire transitoire et une dyspnée légère (chez les mâles seulement), mais aucun cas de mort. Le médicament a été administré en une dose unique, en suspension dans la carboxyméthylcellulose ou la carboxyméthylcellulose et l’huile de sésame.
Rats
Chez des rats à capuchon Long-Evans, on n’a pas signalé de mort ni de signes d’intoxication à la suite de l’administration par voie orale de doses de norgestimate seul de 5 g/kg ou de 6,2 g/kg. Le norgestimate en association avec l’éthinylestradiol (dans un rapport de 5 à 1) administré par voie orale à raison de 5 g/kg n’a pas causé de mort ni de signes patents de toxicité autres qu’une faible baisse du poids corporel en comparaison des animaux témoins. À l’autopsie, la prostate, les vésicules séminales et les testicules étaient plus petits chez les animaux recevant 5 g/kg de l’association d’hormones que chez les animaux témoins. L’éthinylestradiol administré seul par voie orale a une DL50 médiane de 5,3 g/kg chez les mâles et de 3,2 g/kg chez les femelles. La substance a été administrée en suspension dans la carboxyméthylcellulose.
Chiens
Chez les beagles femelles, le norgestimate administré par voie orale à raison de 5 g/kg n’a pas causé de mort ni de signes de toxicité. Également, on n’a pas observé de mort ni de signes de toxicité chez les beagles femelles ayant reçu 5 g/kg d’éthinylestradiol par voie orale. Les médicaments ont été administrés en suspension dans la carboxyméthylcellulose.
Le norgestimate (14,3 mg/kg) en association avec l’éthinylestradiol (2,0 mg/kg) dans l’éthanol administré par perfusion intraveineuse n’a pas causé de mort, et les seuls signes de toxicité observés ont été ceux associés à l’intoxication aiguë par l’éthanol qui ont été aussi relevés chez les animaux témoins.
Études de toxicité subaiguë
Rats
Chez les rates à capuchon Long-Evans, le norgestimate administré par voie orale à raison de 10,0; 2,5; 1,0, 0,5 et 0 mg/kg/jour pendant 90 jours n’a pas causé de mort; tous les animaux semblaient normaux au 90e jour. Une observation quotidienne n’a pas révélé de signes de toxicité ni d’effets induits par le médicament. Les résultats de l’examen hématologique étaient à l’intérieur des limites normales et les résultats de l’examen des urines n’ont pas donné de signes de toxicité pendant la période du test. L’évaluation biochimique a montré que les éléments du sang étaient normaux au terme de l’étude. Une baisse des concentrations de cholestérol liée à la dose a été observée. Des examens pathologiques macroscopiques et histopathologiques n’ont révélé d’effets toxiques à aucune dose.
Le norgestimate en association avec l’éthinylestradiol (dans un rapport de 10 à 1) administré par voie orale à raison de 11,0, 2,75, 1,10 et 0,55 mg/kg/jour pendant 90 jours n’a pas causé de mort ni de signes de toxicité induite par le médicament. Les résultats des analyses de laboratoire et de l’autopsie ont tous été à l’intérieur des valeurs normales, bien que les animaux traités aient semblé accuser une fréquence accrue de néphrocalcinose et d’hydronéphrose unilatérale.
Chiens
Des beagles femelles ont reçu des doses de norgestimate administrées par voie orale allant jusqu’à 5,0 mg/kg/jour. On n’a pas signalé de mort. Les résultats des tests hématologiques ont été normaux, ainsi que les données biologiques, si ce n’est une légère chute des concentrations de cholestérol observée en début d’étude chez les animaux ayant reçu les doses les plus élevées. Les examens des urines étaient normaux.
Certains groupes traités ont présenté une baisse du poids des organes ou du ratio poids des organes/poids corporel dans le cas de l’utérus et des ovaires, en comparaison des animaux témoins, et les animaux testés ont présenté une suppression de la lutéinisation et/ou de la maturation folliculaire. Une hyperplasie glandulokystique de la vésicule biliaire a été observée chez les chiens traités. On a relevé un degré extrêmement faible de toxicité.
Les beagles femelles ont reçu des doses de norgestimate en association avec l’éthinylestradiol, dans un rapport de 5 à 1, par voie orale à raison de jusqu’à 5,5 mg/kg/jour pendant 90 jours. Aucun animal n’est mort. Les résultats des tests hématologiques étaient normaux chez les animaux témoins et ceux qui ont reçu de faibles doses (0,28 mg/kg) tandis que le nombre de globules blancs était élevé chez les groupes ayant reçu les deux doses les plus élevées. Les résultats des données biologiques étaient normaux sauf pour un chien du groupe recevant les doses élevées et pour deux chiens du groupe recevant les doses moyennes qui ont démontré des valeurs d’azote uréique du sang légèrement faibles. Le poids de l’utérus a augmenté et le poids des ovaires a diminué chez les animaux traités en comparaison des animaux témoins. Les animaux traités ont présenté une suppression de la lutéinisation et/ou de la maturation folliculaire et une hyperplasie glandulaire de la vésicule biliaire.
Singes
Des guenons Rhésus recevant du norgestimate par voie orale à des doses de 5,0, 1,50, 0,25 et 0 mg/kg/jour pendant 90 jours n’ont pas présenté de signes de toxicité sur le plan du comportement, du poids corporel, des résultats de l’examen hématologique, de l’examen des urines ou des données biologiques.
L’examen histologique n’a pas révélé de lésions attribuables au médicament. On en est arrivé aux mêmes constatations avec le norgestimate en association avec l’éthinylestradiol dans un rapport de 10 à 1, administré par voie orale à des doses de 5,5, 1,65, 0,275 et 0 mg/kg/jour pendant 90 jours, à l’exception des animaux recevant les doses élevées. Ces derniers animaux ont présenté une hypertrophie des glandes muqueuses cervicales et une augmentation de la taille et du nombre des alvéoles de la glande mammaire. Des signes d’hyperplasie et de décollement de l’épithélium endométrial ont également été observés. On a observé une stimulation, liée à la dose, de la sécrétion de la glaire cervicale.
Études sur la toxicité à long terme
Rats
Les rates adultes Long-Evans ont reçu par voie orale du norgestimate en association avec de l’éthinylestradiol (dans un rapport de 5 à 1) à des doses de 3,0, 0,60, 0,15 et 0 mg/kg/jour pendant 24 mois. Les groupes recevant le médicament comptaient 70 animaux, et le groupe ne recevant que l’excipient, 110 animaux.
Cent cinq animaux n’ont pas survécu au régime posologique. Le taux de mortalité le plus élevé a été observé dans le groupe témoin. Chez les rats traités par le médicament, le groupe recevant des doses moyennes a présenté le taux de mortalité le plus bas, tandis que le groupe recevant la dose la plus faible a présenté les taux les plus élevés.
Le poids corporel moyen de tous les groupes traités a diminué légèrement en comparaison des animaux témoins, tandis que la consommation moyenne de nourriture n’a pas été notablement différente. Dans tous les groupes traités, on a observé une baisse légère à modérée du nombre de globules rouges, de l’hématocrite et de l’hémoglobine en comparaison des animaux témoins. Les données biologiques ont accusé une baisse significative des concentrations sériques de cholestérol dans tous les groupes traités.
Des modifications sur le plan hépatique ont été relevées dans tous les groupes (y compris les animaux témoins) après deux ans. La gravité et la fréquence de ces modifications ont été plus élevées dans les groupes recevant des doses élevées et moyennes que dans les autres groupes. Ces modifications comprenaient : hypertrophie et hyperplasie nodulaires ou généralisées des hépatocytes, foyers hyperplasiques de nécrose d’homogénéisation des hépatocytes, télangiectasies sinusoïdales et formation d’hématocystes. Les organes reproducteurs ont présenté peu de signes microscopiques de toxicité du médicament, bien que l’hyperplasie de l’endomètre utérin ait augmenté chez les animaux traités. La fréquence des tumeurs mammaires bénignes a été plus grande chez les animaux traités que chez les animaux témoins. Toutefois, la fréquence de ces manifestations n’a été significative sur le plan statistique que dans le groupe recevant les doses les plus élevées. À 50 à 1 000 fois la dose administrée chez la femme, cette association a produit des effets remarquablement semblables à ceux des autres associations œstroprogestatives.
Dans une deuxième étude, des rates Long-Evans ont reçu du norgestimate en association avec de l’éthinylestradiol (dans un rapport de 5 à 1) à raison de 0,150, 0,0375 et 0,01875 mg/kg/jour (6,5 à 50 fois la dose administrée chez la femme), du norgestimate seul et de l’éthinylestradiol seul à raison de 0,025 mg/kg/jour (50 fois la dose administrée chez la femme) ou du d-norgestrel à raison de 0,150, 0,075 et 0,0375 mg/kg/jour (50 fois la dose administrée chez la femme) pendant 104 semaines. Chaque groupe traité comptait 50 rates; le groupe témoin recevant l’excipient seulement comptait 100 animaux. Le taux de mortalité global a été de 55,9 %, et on n’a pas observé de différences entre les groupes. Des modifications transitoires mineures ont été observées en ce qui a trait à la consommation de nourriture et au poids corporel en début d’étude. Des examens hématologiques périodiques n’ont pas présenté de déviations par rapport à la normale, sauf en ce qui a trait à une légère baisse de l’hématocrite dans les groupes recevant les doses élevées de norgestimate en association avec l’éthinylestradiol. Toutes les données biologiques mesurées ont mis en évidence dans tous les groupes des variations importantes associées au vieillissement. Les seules modifications significatives sur le plan statistique ont été une baisse des concentrations de cholestérol dans les groupes recevant des doses élevées d’éthinylestradiol seul et de norgestimate en association avec l’éthinylestradiol, ainsi qu’une élévation des concentrations de triglycérides dans tous les groupes recevant l’association médicamenteuse. On n’a pas observé de différence significative entre les rats témoins et les rats testés en ce qui a trait aux tumeurs bénignes ou malignes.
Chiens
Des beagles femelles adultes ont reçu par voie orale du norgestimate en association avec de l’éthinylestradiol à des doses de 0,60 mg/kg/jour (16 chiens) et de 0,15, 0,06 et 0 (excipient seulement) mg/kg/jour (20 animaux par groupe) pendant deux ans. Ces posologies correspondent à 20 à 200 fois la dose administrée chez la femme.
Aucun animal n’est mort. Tous les animaux étaient en bonne santé au terme de l’étude, et on n’a pas observé de modifications du comportement. Au cours de la première année, l’œstrus a été observé chez tous les témoins. Au cours de la deuxième année, ce phénomène a été observé chez 13 des 16 chiens témoins et n’a été observé chez aucun chien testé au cours de l’étude. Les chiens recevant des doses élevées ont accusé une baisse du nombre de globules rouges et de l’hématocrite pendant toute l’étude et une hausse du nombre de globules blancs du 3e au 18e mois de l’étude. Une baisse du nombre de lymphocytes a été observée chez les chiens recevant les doses élevées et moyennes; les concentrations de cholestérol ont baissé chez les chiens recevant les doses faibles et moyennes. Les modifications histologiques observées étaient toutes de nature œstrogénique et présentaient des signes minimaux de réaction progestative. Dans une étude d’une durée de sept ans, des groupes de 15 beagles femelles ont reçu par voie orale des doses de 0,1425, 0,057, 0,0057 et 0 mg/kg/jour de norgestimate en association avec l’éthinylestradiol selon un cycle de 21 jours avec hormones et 7 jours sans traitement. On a signalé 9 morts pendant l’étude : 2 dans le groupe témoin, 2 dans le groupe recevant la dose élevée, 4 dans le groupe recevant la dose moyenne et 1 dans le groupe recevant la dose faible. Une observation quotidienne n’a pas révélé de effets indésirables inattendues. Vers la fin de l’étude, on a détecté une alopécie légère à modérée et on a palpé une distension utérine chez certains sujets appartenant aux groupes recevant les doses élevées et intermédiaires.
Des hystérectomies résultant d’une pyométrie ont été plus importantes à la dose élevée et moins fréquentes chez les animaux recevant la dose faible ou chez les animaux témoins. Des nodules palpables pendant les examens mammaires ont été les plus nombreux dans le groupe recevant la dose faible, suivi du groupe témoin et les moins nombreux dans les groupes recevant la dose élevée; ces nodules ne semblent pas être associés au médicament. La fréquence cardiaque, la pression artérielle et les intervalles observés dans l’ECG ont tous été dans les limites normales et on n’a pas noté de différences significatives dans le poids corporel moyen entre les chiens traités et les chiens témoins.
Les observations faites la dernière année sur le plan hématologique ont révélé des baisses des valeurs moyennes de l’hématocrite, de l’hémoglobine et des globules rouges dans le groupe recevant la dose élevée. Pendant toute la durée de l’étude, une baisse de l’hématocrite a été observée dans tous les groupes, mais elle a été la plus nette dans le groupe recevant la dose élevée, et semble être associée au médicament. Le nombre de globules blancs était normal en général. La valeur du pourcentage moyen des polynucléaires neutrophiles a été plus élevée dans le groupe recevant la dose élevée au 84e mois, mais en général, dans l’ensemble de l’étude, cela n’a pas été le cas. Les vitesses de sédimentation moyennes au 84e mois ont été accrues, notamment dans le groupe recevant la dose élevée. Cependant, si on considère l’étude dans son ensemble, les modifications des vitesses de sédimentation ont été associées à des augmentations individuelles isolées observées dans tous les groupes testés. Les paramètres de coagulation ont accusé des différences significatives sur le plan statistique de façon sporadique, mais en général, les valeurs mesurées pendant l’étude étaient dans les limites de la normale. On n’a pas observé de tendances dans un sens ni dans l’autre. Des baisses des concentrations de cholestérol et de triglycérides et une légère augmentation des valeurs de potassium et d’albumine sont survenues pendant l’étude chez les chiens traités.
Les résultats des examens des urines étaient habituellement normaux, bien que, vers la fin de l’étude, les niveaux de protéine chez certains chiens du groupe témoin et des groupes recevant les doses élevées et faibles variaient de très petites quantités jusqu’à 4+.
Singes
Du norgestimate en association avec de l’éthinylestradiol a été administré par voie orale à des guenons Rhésus (groupes de 20, sauf le groupe recevant la dose élevée, qui comptait 16 animaux) à raison de 0,60, 0,30, 0,06 et 0 mg/kg/jour selon un cycle de 21 jours avec hormones et 7 jours sans traitement pendant 2 ans. Ces doses correspondent à 20 à 200 fois la dose administrée à la femme. Pendant l’étude, un animal du groupe témoin, un du groupe recevant la dose élevée et 4 du groupe recevant la dose moyenne sont morts.
On n’a pas observé de modification du comportement. On a observé un écoulement mammaire gris plus fréquemment chez les animaux traités que chez les animaux témoins, et le plus souvent, pendant les périodes de retrait du médicament. En début d’étude, les guenons traitées ont présenté une baisse des valeurs moyennes des globules rouges, de l’hématocrite et de l’hémoglobine, mais ces valeurs étaient devenues comparables à celles des animaux témoins et situées à l’intérieur des limites normales au 12e mois. Tous les groupes traités ont présenté des concentrations élevées de triglycérides et une baisse des valeurs de la phosphatase alcaline pendant toute la durée de l’étude. Des baisses des concentrations sériques d’albumine et de faibles concentrations sériques de protéines totales ont été observées à divers moments de l’étude. Les autres données biologiques étaient dans les limites normales, comme les résultats du temps de coagulation, les examens des urines et les mesures des stéroïdes urinaires. Des études des frottis vaginaux par la méthode de Papanicolaou n’ont pas mis en évidence de néoplasies.
À l’autopsie, on n’a noté chez aucune des guenons, y compris chez celles mortes au cours de l’étude, de lésions pathologiques macroscopiques ni microscopiques attribuables au médicament. Des cas isolés de foyers hépatiques de dilatation sinusoïdale, de congestion ou d’hémorragies ont été observés sur les surfaces capsulaires. On estime que leur portée pathologique est réduite ou nulle étant donné l’absence de toute modification importante au foie au cours des deux années d’administration du médicament et les doses élevées (jusqu’à 200 fois la dose administrée à la femme). À l’exception d’une augmentation du stroma intralobulaire chez un des animaux recevant la dose élevée, les nodules mammaires retrouvés étaient des hyperplasies nodulaires focales et elles sont apparues aussi bien chez les animaux témoins que chez les animaux traités. Les seules modifications observées au poids des organes étaient une baisse du poids des ovaires et de l’utérus chez les animaux des groupes traités par 0,30 et 0,60 mg/kg/jour.
Dans une étude d’une durée de 10 ans, des guenons Rhésus (16/groupe) ont reçu par voie orale du norgestimate en association avec de l’éthinylestradiol (dans un rapport de 5 à 1) à raison de 150, 30, 3 et 0 μg/kg/jour selon un cycle de 21 jours avec hormones et 7 jours sans traitement, ce cycle se répétant pendant les quatre premières années. Pendant les six autres années, les singes ont reçu les médicaments dans un rapport de 7 à 1 (285, 57, 5,7 et 0 mg/kg/jour) selon le même schéma d’administration. Six animaux, dont 3 du groupe témoin, 1 du groupe recevant la dose faible, et 2 recevant la dose forte, sont morts pendant l’étude.
Bien qu’on ait noté certaines différences au début de l’étude en ce qui a trait au gain pondéral, tous les groupes étaient semblables à partir de la deuxième année. On a noté des nodules mammaires dans tous les groupes pendant l’étude; la plupart ont diminué ou disparu. Au terme de l’étude, le nombre d’animaux présentant des nodules était de 0, 0, 1 et 1 dans les groupes recevant la dose faible, moyenne et élevée et le groupe témoin, respectivement. Des sécrétions mammaires ont été observées pendant l’ensemble de l’étude chez certaines guenons recevant la dose moyenne ou élevée.
L’hématocrite, les modifications des paramètres relatifs aux érythrocytes, le volume corpusculaire moyen, le nombre moyen de globules blancs et les paramètres de coagulation ont été en général les mêmes dans tous les groupes.
Les données biologiques ont révélé une augmentation de la transaminase glutamique pyruvique sérique (SGPT), laquelle était fonction de la dose; tous les groupes ont également présenté une telle augmentation avec le temps. On a noté, chez les singes traités, des valeurs habituellement plus faibles des phosphatases alcalines et de légères diminutions intermittentes des concentrations sériques de protéine. L’azote uréique du sang était dans les limites de la normale dans tous les groupes et on n’a pas observé de différences entre les groupes en ce qui a trait au métabolisme du glucose. D’autres études publiées font état d’une augmentation des concentrations de triglycérides reliée à la dose et d’une baisse des taux de cholestérol dans le groupe recevant la dose moyenne.32
Les résultats du test de la fonction thyroïdienne étaient ceux auxquels on peut s’attendre avec l’emploi des contraceptifs oraux chez la femme. Les examens des urines n’ont pas révélé de différences entre les groupes, et les résultats des stéroïdes urinaires n’ont rien présenté de particulier.
Le poids des organes au terme de l’étude a augmenté en ce qui a trait au foie et à l’hypophyse et celui des ovaires a diminué.
Les constatations non néoplasiques notables sur le plan histologique ont consisté principalement en des modifications génito-urinaires et des fibroses myocardiques multifocales. À l’exception de différences minimes des ovaires sur le plan histopathologique, les observations faites chez les animaux recevant la dose faible étaient essentiellement comparables à celles faites chez les animaux témoins. Les observations faites dans les tissus des voies génitales et des tissus connexes chez les animaux recevant les doses moyenne et élevée étaient : atrophie ovarienne associée à l’absence de corps jaunes actifs et à la réduction occasionnelle du nombre de follicules en voie de maturation; degrés variés d’atrophie endométriale parfois reliée à la prolifération du stroma et/ou à la décidualisation du stroma endométrial; sécrétion accrue de glaire cervicale souvent associée à l’élongation villositaire et à une dilatation de la glande muqueuse; atrophie et métaplasie des cellules cylindriques de la muqueuse vaginale; atrophie occasionnelle de l’oviducte; hyperplasie lobulaire de certaines glandes mammaires et une hypertrophie reliée à la dose de la partie distale de l’hypophyse. Une fibrose myocardique multifocale a été observée chez les animaux de tous les groupes, y compris les animaux témoins, bien que la fréquence ait été légèrement plus élevée dans les groupes traités. Cette observation a été plus marquée chez quatre des sept animaux touchés dans le groupe recevant la forte dose. La portée de cette lésion est incertaine, étant donné qu’on la retrouve chez les animaux témoins et à cause de la fréquence bien connue de son apparition spontanée, notamment chez les animaux vieillissants.
Les néoplasies tissulaires autres que celles intéressant les voies génito-urinaires étaient peu nombreuses et ont toutes été considérées spontanées. Les néoplasies associées aux voies génito-urinaires étaient les suivantes :
Néoplasme Dose reçue Un adénocarcinome muco-épidermoïde du col élevéea
Un léiomyome du vagin élevéea
Un carcinome lobulaire in situ de la glande mammaire élevéeb Un papillome de la glande mammaire élevéeb
Un adénome de la glande mammaire élevée Un papillome de la vessie moyenne
a = même animal; b = même animal
Les tumeurs observées chez les singes sont apparues une seule fois et intéressaient habituellement différents organes. Chaque type de tumeur a été signalé dans la documentation médicale comme étant d’apparition spontanée. Il est difficile de faire une association étiologique définitive dans le cas de l’unique adénocarcinome cervical chez une guenon recevant la dose élevée. Cependant, l’absence de tout changement prémonitoire (dysplasie, carcinome in situ) chez l’ensemble des 47 autres singes traités, et le fait que l’on sache que ce genre de tumeur apparaît parfois de manière spontanée (bien que rarement chez le singe), tendent à indiquer que cette tumeur serait d’origine spontanée.
Toxicité pour la reproduction et le développement
Une étude sur la fertilité et le rendement reproducteur en général a été menée chez des rates Long-Evans afin d’évaluer les effets du norgestimate en association avec l’éthinylestradiol (dans un rapport de 5 à 1) administré à des doses de 0,120, 0,0833, 0,060, 0,050 et 0,030 mg/kg/jour quant au taux de conception, au développement fœtal, à la parturition et à la lactation, ainsi qu’à la viabilité, à la croissance et au rendement reproducteur de la progéniture.
Le norgestimate en association avec l’éthinylestradiol entraîne une suppression de la fertilité en fonction de la dose, une diminution de l’efficacité de l’implantation, une réduction de la taille des portées et une augmentation de la résorption des fœtus chez les femelles F0 à toutes les doses. Une légère augmentation de la fréquence de la mortinatalité a été observée chez toutes les femelles traitées. De plus, on a observé une diminution du taux de survie néonatale aux doses de 0,060, 0,0833 et 0,120 mg/kg/jour.
Des constatations semblables reliées à la dose ont été faites chez les femelles F1, mais à un degré moindre que les femelles de la génération F0. Une tendance vers une baisse de la fertilité, de l’implantation, de la taille de la portée F2, et une augmentation des résorptions de fœtus a été notée dans tous les groupes. Des dystocies et un nombre accru de mortinatalités sont survenus à la dose de 0,060 mg/kg/jour. Aux doses de 0,060 et 0,0833 mg/kg/jour, la survie de la progéniture a été réduite.
Rat
Des rates Long-Evans ont reçu par voie orale du norgestimate en association avec de l’éthinylestradiol (dans un rapport de 5 à 1) à des doses de 0 (excipient), 0,012, 0,060 et 0,300 mg/kg/jour du 6e au 15e jour de la gestation. Une augmentation du nombre de cas de « côtes ondulées » a été observée chez les animaux recevant 0,060 (3 fœtus sur 159) et 0,300 mg/kg/jour (9 fœtus sur 128), augmentation statistiquement significative uniquement dans le groupe recevant la dose élevée par rapport aux animaux témoins (1 fœtus sur 152). Une réduction de l’efficacité de l’implantation et une augmentation du nombre de résorptions ont également été notées dans le groupe recevant la dose élevée.
De plus, le norgestimate en association avec l’éthinylestradiol dans un rapport de 5 à 1 a été administré par voie orale à des rates Long-Evans gravides du 15e jour de la gestation au 21e jour de la lactation à des doses de 0 (excipient), 0,03, 0,18, 0,30 et 0,060 mg/kg/jour. Ces concentrations correspondent à environ 10, 60, 100 et 200 fois la dose proposée chez la femme. Dans la génération F0, on n’a pas observé d’effets indésirables notables sur la croissance maternelle, le comportement ou le rendement reproducteur. Toutefois, on a noté des signes d’insuffisance de la lactation dans le groupe recevant la dose élevée.
Dans la génération F1, la viabilité, la croissance et le rendement reproducteur n’ont pas été touchés dans le groupe recevant 0,03 mg/kg/jour. Aux doses de 0,18, 0,30 et 0,60 mg/kg/jour, on a observé une réduction de la fertilité des femelles en fonction de la dose. Les autres effets du médicament ont été limités au groupe recevant la dose élevée, qui a présenté une baisse importante de la viabilité de la progéniture entre la naissance et le moment du sevrage, et une réduction du poids des petits au milieu de la période de lactation.
On n’a observé d’effet important du médicament sur le développement de la génération F2 à aucune des doses.
Lapin
Des lapines New Zealand White ont reçu par voie orale, dans une suspension de carboxyméthylcellulose sodique à 0,5 %, des doses de norgestimate en association avec l’éthinylestradiol (dans un rapport de 5 à 1) à des concentrations de 0 (excipient), de 0,012, de 0,060 ou de 0,300 mg/kg/jour du 7e au 19e jour de gestation. Le seul effet relié au médicament a été le taux élevé de résorption des fœtus, soit 100 % et 65,5 % respectivement, observé dans les groupes recevant les doses élevée et moyenne. Aucun changement tératogène lié au médicament n’a été observé chez les fœtus examinés.
- 17. Monographies de référence
- 1. PrTRI-CYCLENMD (comprimés de norgestimate et d’éthinylestradiol), contrôle 235045, monographie du produit, Janssen Inc. 2020-03-03.