


Monographie de produit - Tykerb
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
Aucune au moment de l’autorisation
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE .................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants (< 18 ans) ..................................................................................................... 4
1.2 Personnes âgées (> 65 ans) : .................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES........................ 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ............................................. 5
4.3 Reconstitution .......................................................................................................... 7
4.4 Administration ......................................................................................................... 7
4.5 Dose omise ............................................................................................................... 7
5 SURDOSAGE .............................................................................................................. 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
7.1 Populations particulières ....................................................................................... 12
7.1.1 Femmes enceintes ........................................................................................... 12
7.1.2 Femmes qui allaitent ....................................................................................... 12
7.1.3 Enfants ............................................................................................................. 13
7.1.4 Personnes âgées .............................................................................................. 13
8 EFFETS INDÉSIRABLES .............................................................................................. 13
8.2 Effets indésirables observés dans les études cliniques ......................................... 13
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ......... 16 8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives .......................................................................................... 17
8.5 Effets indésirables observés après la mise en marché .......................................... 19
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 19
9.2 Aperçu des interactions médicamenteuses........................................................... 19
9.4 Interactions médicament-médicament ................................................................. 19
9.5 Interactions médicament-aliment ......................................................................... 25
9.7 Interactions médicament-examens de laboratoire ............................................... 25
10 PHARMACOLOGIE CLINIQUE .................................................................................... 25
10.1 Mode d’action .................................................................................................. 25
10.2 Pharmacodynamie ........................................................................................... 26
10.3 Pharmacocinétique .......................................................................................... 27
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 29
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 29
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 30
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 30
14 ÉTUDES CLINIQUES .................................................................................................. 31
14.1 Études cliniques par indication ........................................................................ 31
Cancer du sein .................................................................................................................. 31
15 MICROBIOLOGIE ...................................................................................................... 39
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 39
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ....................................................................... 42
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TYKERB (comprimés de lapatinib) est indiqué :
En association avec la capécitabine pour le traitement du cancer du sein métastatique surexprimant le récepteur ErbB2 (HER2). La maladie des patients doit être en progression après un traitement par des taxanes et l’anthracycline. En outre, la maladie doit être en progression malgré un traitement par le trastuzumab en situation métastatique.
L’homologation repose sur le critère de substitution « délai de progression », sans mise en évidence d’un gain en survie globale et de l’atténuation des symptômes avec le traitement (voir 14 ÉTUDES CLINIQUES).
- En association avec le létrozole pour le traitement des patientes ménopausées atteintes d’un cancer du sein métastatique positif pour les récepteurs hormonaux (RH+) surexprimant le récepteur ErbB2 (HER2) et candidates à l’endocrinothérapie. L’homologation reposait sur la survie sans progression, sans mise en évidence d’un gain en survie globale ni d’une amélioration de la qualité de vie.
1.1 Enfants (< 18 ans)
Santé Canada ne dispose d’aucune donnée sur l’emploi de TYKERB chez les enfants et les adolescents; par conséquent, aucune indication n’a été autorisée par Santé Canada pour cette population.
1.2 Personnes âgées (> 65 ans) :
Les données sur l’emploi de TYKERB chez les patients de 65 ans et plus sont limitées (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- TYKERB est contre-indiqué chez les patients qui sont hypersensibles à ce médicament ou à toute composante de la préparation ou du contenant. Pour la liste complète, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE de la monographie du produit.
Veuillez consulter la monographie du produit administré en association (capécitabine ou létrozole)
pour connaître les contre-indications et les renseignements sur l’innocuité pertinents.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Le traitement par TYKERB (comprimés de lapatinib) doit être administré uniquement par des médecins expérimentés dans l’usage des antinéoplasiques (voir 1 INDICATIONS).
Hépatotoxicité pouvant être sévère et décès signalés (voir la rubrique
Hépatique/biliaire/pancréatique ci-dessous)
- Baisse de la fraction d’éjection ventriculaire gauche (FEVG) (voir la rubrique Cardiovasculaire ci-dessous)
- Allongement de l’intervalle QT/QTc (voir la rubrique Cardiovasculaire ci-dessous)
- Diarrhée pouvant être sévère et décès signalés (voir la rubrique Gastro-intestinal ci-dessous)
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- TYKERB doit être administré uniquement par des médecins expérimentés dans l’usage des antinéoplasiques (voir 1 INDICATIONS).
Les tumeurs surexprimant le récepteur ErbB2 (HER2) sont définies par une IHC 3+
(immunohistochimie 3+), une IHC 2+ et une amplification du gène détectée par la méthode FISH (hybridation in situ en fluorescence), ou une amplification du gène seulement. L’amplification du gène doit être effectuée au moyen d’une épreuve précise et validée. Le tissu tumoral est ErbB2 (HER2) positif si la méthode FISH indique un rapport supérieur à 2,0 et si l’analyse immunohistochimique révèle une IHC 3+ et une coloration sur toute la circonférence de plus de 10 % des cellules tumorales.
- La biodisponibilité du lapatinib est accrue par la nourriture. TYKERB doit absolument être pris au moins une heure avant ou au moins une heure après un repas à faible teneur en matières grasses. La dose quotidienne recommandée de lapatinib ne doit pas être fractionnée.
4.2 Posologie recommandée et ajustement posologique
Association TYKERB-capécitabine
La posologie recommandée de TYKERB, lorsqu’il est administré en association avec la capécitabine, est de 1 250 mg (5 comprimés) en une prise par jour, tous les jours. Prenez TYKERB au moins une heure avant ou au moins une heure après un repas à faible teneur en matières grasses (voir 10.1 Mode d’action et 10.3 Pharmacocinétique).
La dose recommandée de capécitabine est de 2000 mg/m2/jour, fractionnée en deux prises égales à 12 heures d’intervalle, du jour 1 au jour 14 d’un cycle de 21 jours (voir 14 ÉTUDES CLINIQUES). La capécitabine doit être prise au cours d’un repas ou dans les 30 minutes suivant l’ingestion de nourriture.
Il faut consulter les renseignements thérapeutiques sur la capécitabine pour connaître les recommandations concernant le report de prise et la réduction de la dose.
Association TYKERB-létrozole
La posologie recommandée de lapatinib, lorsqu’il est administré en association avec le létrozole, est de 1 500 mg (6 comprimés) en une prise par jour, tous les jours. Prenez TYKERB au moins une heure avant ou au moins une heure après un repas à faible teneur en matières grasses (voir 10.1 Mode d’action et 10.3 Pharmacocinétique).
La dose recommandée de létrozole, lorsqu’il est administré en association avec le lapatinib, est de 2,5 mg une fois par jour.
Manifestations cardiaques (voir 7 MISES EN GARDE ET PRÉCAUTIONS) :
On doit arrêter le traitement par TYKERB si le patient manifeste des symptômes attribuables à une baisse de la FEVG de grade 3 ou plus, selon la cotation NCI CTCAE, ou si la FEVG chute sous la limite inférieure de la normale définie par l’établissement. On pourra envisager de reprendre le traitement après un délai d’au moins deux semaines, à condition que la FEVG soit revenue dans la plage normale et que le patient soit exempt de symptômes. Il est alors recommandé de réduire la dose (1 000 mg/jour en association avec la capécitabine et 1 250 mg/jour en association avec le létrozole). D’après les données actuelles, la plupart des diminutions de la FEVG surviennent pendant les 12 premières semaines de traitement, mais les données sur une exposition prolongée sont limitées.
Pneumopathie interstitielle ou inflammatoire (voir 7 MISES EN GARDE ET PRÉCAUTIONS et
8 EFFETS INDÉSIRABLES) :
Il convient d’interrompre l’administration de TYKERB en présence de symptômes pulmonaires évoquant une pneumopathie interstitielle ou inflammatoire de grade 3 ou plus (NCI CTCAE).
Diarrhée (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES) :
Il convient d’interrompre l’administration de TYKERB chez les patients souffrant de diarrhée de grade 3 (NCI CTCAE) ou encore de grade 1 ou 2 s’accompagnant de complications (crampes abdominales modérées ou sévères, nausées ou vomissements de grade 2 ou plus (NCI CTCAE), baisse de l’indice fonctionnel, fièvre, septicémie, neutropénie, saignement manifeste ou déshydratation). On peut reprendre le traitement par TYKERB à une dose plus faible (réduite de 1 000 mg/jour à 750 mg/jour, de 1 250 mg/jour à 1 000 mg/jour ou de 1 500 mg/jour à 1 250 mg/jour) lorsque la diarrhée s’améliore (grade 1 ou moins). L’emploi de TYKERB doit être arrêté définitivement chez les patients aux prises avec une diarrhée de grade 4 (NCI CTCAE).
Réactions cutanées sévères (voir 7 MISES EN GARDE ET PRÉCAUTIONS) :
Il convient de cesser le traitement par TYKERB chez les patients qui présentent une éruption cutanée évolutive sévère s’accompagnant de vésicules ou de lésions des muqueuses.
Insuffisance rénale : TYKERB n’a pas été administré à des sujets présentant une insuffisance rénale sévère, mais il est peu probable qu’une adaptation posologique soit nécessaire, étant donné que moins de 2 % de la dose administrée est éliminée par les reins (substance mère et métabolites) (voir 10.1 Mode d’action et 10.3 Pharmacocinétique).
Insuffisance hépatique
TYKERB est métabolisé au niveau du foie. Une insuffisance hépatique modérée ou sévère a été associée à une augmentation respective de 56 et 85 % de l’ASC. À cause de l’exposition accrue au médicament, la prudence est de rigueur lorsque TYKERB est prescrit à des patients présentant une insuffisance hépatique. Il est recommandé de réduire la dose chez ces patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique). Advenant des anomalies importantes de la fonction hépatique, le patient devra cesser de prendre le médicament et ne pourra pas reprendre le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 10.1 Mode d’action et 10.3 Pharmacocinétique).
Il n’y a pas de données d’innocuité issues des essais cliniques sur l’emploi de TYKERB en présence d’une insuffisance hépatique sévère (classe C – Child-Pugh). TYKERB doit être administré avec prudence chez les insuffisants hépatiques sévères (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 10.1 Mode d’action et 10.3 Pharmacocinétique).
Usage concomitant de puissants inhibiteurs du CYP3A4
Il convient d’éviter la coadministration de puissants inhibiteurs du CYP3A4 (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES). Il n’y a pas de données cliniques recommandant un ajustement posologique approprié pour les patients qui reçoivent de puissants inhibiteurs du CYP3A4. Cependant, selon les études pharmacocinétiques, une dose de TYKERB de 500 mg/jour devrait ramener l’ASC du lapatinib à l’intérieur de la gamme observée en l’absence d’inhibiteur et doit donc être envisagée. Si l’inhibiteur est retiré, on doit attendre environ une semaine avant de majorer graduellement la dose de lapatinib jusqu’à la posologie approuvée.
Usage concomitant de puissants inducteurs du CYP 3A4
Il convient d’éviter la coadministration de puissants inducteurs du CYP3A4 (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES). Il n’y a pas de données cliniques recommandant un ajustement posologique approprié pour les patients qui reçoivent de puissants inducteurs du CYP3A4. S’il faut administrer un inducteur, il convient de majorer graduellement la dose de TYKERB selon la tolérabilité. Si l’inducteur est retiré, la dose de TYKERB sera abaissée graduellement jusqu’à la dose approuvée sur une période d’environ deux semaines.
Autres toxicités
L’interruption ou l’arrêt du traitement par TYKERB peut être envisagé chez les patients présentant une toxicité de grade 2 ou plus, selon la classification NCI CTCAE. L’administration pourra être reprise à la posologie de 1 250 mg/jour en association avec la capécitabine ou de 1 500 mg/jour en association avec le létrozole après résolution ou régression au grade 1. Si l’effet toxique réapparaît, le traitement devra être remis en route à une posologie réduite (1 000 mg/jour en association avec la capécitabine et 1 250 mg/jour en association avec le létrozole).
4.3 Reconstitution
Sans objet
4.4 Administration
TYKERB se prend par voie orale.
4.5 Dose omise
Une dose omise de TYKERB ne doit pas être remplacée, et l’administration du médicament doit reprendre au moment de la prochaine dose quotidienne prévue (voir 5 SURDOSAGE).
5 SURDOSAGE
Il n’existe pas d’antidote pour contrecarrer de façon spécifique l’inhibition de la phosphorylation de la tyrosine au niveau du récepteur ErbB1 (EGFR) et/ou du récepteur ErbB2 (HER2). Au cours des essais cliniques, la dose maximale de TYKERB administrée par voie orale a été de 1 800 mg, une fois par jour.
Des prises plus fréquentes pourraient produire des concentrations sériques supérieures aux taux observés au cours des essais cliniques; par conséquent, si le patient oublie une prise, il ne doit pas doubler la dose, mais attendre le moment de la prochaine dose quotidienne prévue (voir 4 POSOLOGIE ET ADMINISTRATION). Une surveillance continue par ECG pourrait être indiquée en cas de surdosage.
Symptômes et signes
Des cas asymptomatiques et symptomatiques de surdosage ont été signalés chez des patients traités par TYKERB. Les symptômes observés comprenaient les effets indésirables connus associés à TYKERB (voir 8 EFFETS INDÉSIRABLES) et, dans certains cas, cuir chevelu endolori, tachycardie sinusale (ECG normal par ailleurs) et/ou inflammation des muqueuses.
Traitement
L’élimination rénale de TYKERB est négligeable, et le médicament se lie fortement aux protéines plasmatiques; l’hémodialyse ne serait donc pas une méthode efficace pour favoriser l’élimination de TYKERB.
Autrement, la prise en charge doit reposer sur l’indication clinique ou sur les recommandations du centre antipoison de la région, le cas échéant.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
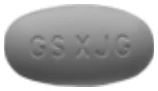
TYKERB à 250 mg : comprimés pelliculés jaunes, ovales et biconvexes, gravés « GS XJG » sur une face.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/concentration/ | ||||
| composition | ||||
| Orale | Comprimés 250 mg de lapatinib sous forme de ditosylate de lapatinib | Cellulose microcristalline, dioxyde de titane, glycolate d’amidon sodique, hypromellose, macrogol/PEG 400, oxyde de fer jaune, oxyde de fer rouge, polysorbate 80, povidone et stéarate de magnésium | ||
Excipients :
Noyau du comprimé : stéarate de magnésium, cellulose microcristalline, povidone, glycolate d’amidon sodique.
Enrobage : dioxyde de titane, hypromellose, macrogol/PEG 400, oxyde de fer jaune, oxyde de fer rouge et polysorbate 80.
Les comprimés pelliculés TYKERB sont présentés en flacons de polyéthylène haute densité (HDPE) de 70 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Il n’est pas recommandé d’administrer le lapatinib en association avec le létrozole aux patientes atteintes d’un cancer HER2-négatif, faute de bienfait clinique dans cette population (voir 14 ÉTUDES CLINIQUES).
Cardiovasculaire
FEVG et insuffisance cardiaque : TYKERB a été associé à une réduction de la fraction d’éjection ventriculaire gauche [FEVG] (voir 8 EFFETS INDÉSIRABLES). Dans le cadre d’essais cliniques à répartition aléatoire, la majorité (> 57 %) des baisses de la FEVG sont survenues durant les 12 premières semaines de traitement, mais les données sur une exposition prolongée sont limitées. Avant d’instaurer un traitement par TYKERB, on doit évaluer la FEVG chez tous les patients pour s’assurer que la valeur de départ se situe dans la gamme normale définie par l’établissement. On surveillera la FEVG pendant le traitement par TYKERB pour veiller à ce qu’elle ne chute pas sous la limite acceptable. La prudence s’impose lorsque TYKERB est prescrit à des sujets présentant une affection susceptible d’altérer la fonction ventriculaire gauche (voir 4.1 POSOLOGIE ET ADMINISTRATION : Considérations posologiques, Manifestations cardiaques et voir 14 ÉTUDES CLINIQUES).
Allongement de l’intervalle QT/QTc : TYKERB est associé à un allongement de l’intervalle QT/QTc (voir 9.4 Interactions médicament-médicament et 10.1 Mode d’action). De nombreux médicaments qui causent un allongement de l’intervalle QT/QTc sont soupçonnés d’augmenter le risque de torsade de pointes. Si elle dure, la torsade de pointes peut évoluer vers une fibrillation ventriculaire et une mort cardiaque subite. Des cas de fibrillation ventriculaire, d’arrêt cardiaque et de mort subite ont été rapportés avec l’utilisation de TYKERB au cours des essais cliniques.
On a observé un allongement de l’intervalle QT dans le cadre d’une étude non contrôlée de majoration de la dose de lapatinib menée en mode ouvert chez des patients atteints d’un cancer parvenu à un stade avancé. Lors d’une étude contrôlée par placebo avec permutation menée auprès de porteurs de tumeurs solides parvenues à un stade avancé, on a noté un allongement de l’intervalle QTc; on a confirmé que l’allongement était fonction de la concentration de lapatinib (voir 10.2 Pharmacodynamie).
On doit faire preuve de prudence si TYKERB est administré à des patients qui présentent ou qui pourraient présenter un allongement de l’intervalle QTc, comme des patients atteints d’hypokaliémie ou d’hypomagnésémie, des patients souffrant d’un syndrome du QT long congénital ou encore des patients prenant des antiarythmiques ou d’autres produits médicinaux qui allongent l’intervalle QT. Il convient de corriger l’hypokaliémie, l’hypocalcémie ou l’hypomagnésémie avant d’administrer du lapatinib.
L’administration de TYKERB doit faire l’objet d’une attention particulière chez les patients que l’on croit être exposés à un risque accru de subir une torsade de pointes durant le traitement par un médicament allongeant l’intervalle QT/QTc. Au nombre des facteurs de risque de torsade de pointes dans la population en général, citons entre autres les suivants : sexe féminin; 65 ans ou plus; allongement de l’intervalle QT/QTc initial; présence de variantes génétiques ayant des effets sur les canaux ioniques cardiaques ou les protéines de régulation, en particulier le syndrome du QT long congénital; antécédents familiaux de mort cardiaque subite avant l’âge de 50 ans; cardiopathie (p. ex. ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, hypertrophie ventriculaire gauche, myocardiopathie, trouble de la conduction); antécédents d’arythmies (surtout d’arythmies ventriculaires, de fibrillation auriculaire ou de défibrillation auriculaire récente); déséquilibres électrolytiques (p. ex. hypokaliémie, hypomagnésémie, hypocalcémie); bradycardie (< 50 battements par minute); accidents neurologiques aigus (p. ex. hémorragie intracrânienne ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme intracrânien); déficits nutritionnels (p. ex. troubles de l’alimentation, diètes extrêmes); diabète sucré; neuropathie autonome; dysfonction hépatique.
Les médecins qui prescrivent des médicaments allongeant l’intervalle QT/QTc doivent dispenser des conseils à leurs patients concernant la nature et les effets des changements électrocardiographiques, les maladies et troubles sous-jacents considérés comme des facteurs de risque, les interactions médicament-médicament démontrées et prévues, les symptômes évocateurs d’une arythmie, les stratégies de gestion du risque et d’autres renseignements touchant l’utilisation du médicament.
Conduite de véhicules et utilisation de machines
Aucune étude n’a été réalisée concernant les effets de TYKERB sur l’aptitude à conduire un véhicule ou à manœuvrer des machines. De par sa pharmacologie, on ne peut prévoir l’effet du lapatinib sur ces capacités. Il convient de tenir compte de l’état clinique du patient et du profil d’effets indésirables de TYKERB quand vient le temps d’évaluer la capacité de réaliser des tâches qui nécessitent du jugement ou des habiletés motrices ou cognitives.
Gastro-intestinal
Des cas de diarrhée, parfois sévères, ont été signalés pendant le traitement par TYKERB (voir 8 EFFETS INDÉSIRABLES). La diarrhée peut être sévère, et des décès ont été rapportés. La diarrhée se manifeste généralement tôt durant le traitement par TYKERB, près de la moitié des patients aux prises avec cet effet ayant leur premier épisode dans les 6 jours suivant le début du traitement. Elle dure habituellement 4 ou 5 jours. La diarrhée induite par TYKERB est normalement de faible grade. La fréquence de la diarrhée de grade 3 et 4 selon l’échelle de cotation NCI CTCAE (National Cancer Institute Common Terminology Criteria for Adverse Events) est de < 10 % et de < 1 %, respectivement. Le repérage rapide de ces cas et l’intervention précoce sont essentiels à la prise en charge optimale de la diarrhée. Au début du traitement, il importe de déterminer le transit intestinal du patient et ses autres symptômes (p. ex. fièvre, crampes douloureuses, nausées, vomissements, étourdissements et soif) pour être en mesure de relever tout changement en cours de traitement et dépister les patients à risque plus élevé de diarrhée. On doit donner pour consigne aux patients de signaler immédiatement toute modification du transit intestinal. Il est important d’anticiper cet événement en prescrivant un antidiarrhéique. On recommande d’ailleurs d’amorcer le traitement rapidement après la première selle molle et de réévaluer la situation 24 heures plus tard. En présence de diarrhée sévère (grade 3 ou 4 selon la cotation CTCAE, ou grade 1 ou 2 s’accompagnant de complications telles que crampes sévères, nausées ou vomissements sévères, baisse de l’indice fonctionnel, fièvre, septicémie, neutropénie de grade 3 ou 4, saignement manifeste, déshydratation), l’administration orale ou intraveineuse d’électrolytes et de liquides, selon le cas, l’emploi d’antibiotiques comme les fluoroquinolones ainsi que l’interruption ou l’arrêt du traitement par TYKERB pourraient s’avérer nécessaires (voir 4.2 POSOLOGIE ET ADMINISTRATION : Posologie recommandée et ajustement posologique, Diarrhée). Voyez les renseignements pertinents concernant l’innocuité de la capécitabine dans la monographie de ce produit.
Hépatique/biliaire/pancréatique
Une hépatotoxicité (ALT ou AST > 3 fois la limite supérieure de la normale et bilirubine totale > 1,5 fois la limite supérieure de la normale) a été observée au cours des essais cliniques (< 1 % des patients) et après la commercialisation du produit (voir 8 EFFETS INDÉSIRABLES). L’hépatotoxicité peut être sévère et des décès ont été signalés. Les effets hépatotoxiques peuvent survenir après quelques jours ou même après plusieurs mois de traitement. La fonction hépatique (transaminases, bilirubine et phosphatase alcaline) doit être évaluée avant d’entreprendre le traitement, puis à intervalles de 4 à 6 semaines durant le traitement ou selon la situation clinique. Advenant des anomalies importantes de la fonction hépatique, le patient devra cesser de prendre TYKERB et ne pourra pas être traité de nouveau par le lapatinib. Les patients porteurs des allèles HLA DQA1*02:01 et DRB1*07:01 sont plus susceptibles de présenter une hépatotoxicité associée à TYKERB. Dans une étude clinique d’envergure avec répartition aléatoire portant sur l’emploi de TYKERB en monothérapie (n = 1 194), le risque global de lésion hépatique sévère (ALT > 5 fois la limite supérieure de la normale, grade 3 selon la cotation NCI CTCAE) était de 2 % (1:50) alors que le risque chez les porteurs des allèles DQA*02:01 et DRB1*07:01 était de 8 % (1:12) et le risque chez les patients non porteurs de ces allèles était de 0,5 % (1:200). La présence des allèles HLA associées à un risque est courante (de 15 à 25 %) chez les personnes de race blanche et les patients d’origine asiatique, africaine et hispanique, mais plus rare (1 %) chez les Japonais.
TYKERB n’a pas été administré à des insuffisants hépatiques sévères. S’il est prescrit à des patients ayant déjà une insuffisance hépatique sévère, on recommande de réduire la dose, conformément aux modèles pharmacocinétiques. Advenant une hépatotoxicité sévère en cours de traitement, TYKERB sera retiré et le lapatinib ne pourra être réadministré (voir 4.2 POSOLOGIE ET ADMINISTRATION : Posologie recommandée et ajustement posologique, Insuffisance hépatique).
Surveillance et examens de laboratoire
On doit corriger l’hypokaliémie, l’hypomagnésémie ou l’hypocalcémie avant d’administrer TYKERB. Le médecin prescripteur doit envisager des dosages d’électrolytes et des électrocardiogrammes, avec mesure de l’intervalle QT, avant et durant le traitement.
Il faut évaluer la fraction d’éjection ventriculaire gauche (FEVG) avant la mise en route du traitement pour s’assurer qu’elle se situe dans la gamme normale de l’établissement (voir 7 MISES EN GARDE ET PRÉCAUTIONS) et la surveiller pendant le traitement par TYKERB pour veiller à ce qu’elle ne chute pas sous la limite inférieure de la normale. Dans le cadre des essais cliniques, la FEVG a été évaluée toutes les 8 semaines environ lors du traitement par TYKERB (voir 4.2 Posologie recommandée et ajustement posologique).
La fonction hépatique (transaminases, bilirubine et phosphatase alcaline) doit être évaluée avant d’entreprendre le traitement, puis à intervalles de 4 à 6 semaines durant le traitement ou selon la situation clinique. Advenant des anomalies importantes de la fonction hépatique, le patient devra cesser de prendre le lapatinib et ne pourra pas être traité de nouveau par TYKERB.
On recommande aux médecins de procéder à un examen de la peau avant le traitement puis régulièrement en cours de traitement.
Santé reproductive : Potentiel des femmes et des hommes
Il faut informer les femmes enceintes du risque auquel le fœtus pourrait être exposé. TYKERB ne doit être utilisé pendant la grossesse que si les bienfaits escomptés pour la mère justifient les risques pour le fœtus (voir 7.1.1 Femmes enceintes). L’effet du lapatinib sur la fertilité humaine n’est pas connu.
Respiratoire
Des cas de pneumopathie interstitielle ou inflammatoire ont été associés à TYKERB (voir 8 EFFETS INDÉSIRABLES). Il y a lieu de surveiller l’apparition de symptômes pulmonaires évocateurs. On arrêtera le traitement en présence de symptômes respiratoires indiquant une pneumopathie interstitielle ou inflammatoire de grade 3 ou plus (voir 4 POSOLOGIE ET ADMINISTRATION).
Peau
On a fait état de réactions cutanées sévères chez des patients traités par TYKERB. Si l’on soupçonne la présence d’un érythème polymorphe ou de réactions menaçant le pronostic vital, comme le syndrome de Stevens-Johnson ou l’épidermolyse bulleuse toxique (c.-à-d. une éruption cutanée évolutive souvent accompagnée de vésicules ou de lésions des muqueuses), il convient de cesser le traitement par TYKERB (voir 4 POSOLOGIE ET ADMINISTRATION).
Puisque des effets indésirables dermatologiques, comme l’éruption cutanée et l’érythrodysesthésie palmo-plantaire, ont été signalés très fréquemment lors des essais cliniques (voir 8 EFFETS INDÉSIRABLES), on recommande aux médecins de procéder à un examen de la peau avant le traitement puis régulièrement en cours de traitement. Le lapatinib peut accroître le risque de photosensibilité. On doit conseiller aux patients d’éviter toute exposition à la lumière du soleil et d’appliquer un écran solaire à large spectre avec un FPS d’au moins 30. En cas de réaction cutanée, il convient d’examiner tout le corps à chaque consultation jusqu’à un mois après la résolution de l’éruption. Les patients qui présentent une atteinte cutanée étendue ou persistante doivent être orientés vers un dermatologue.
7.1 Populations particulières
7.1.1 Femmes enceintes
TYKERB peut causer des anomalies fœtales (voir 16 TOXICOLOGIE NON CLINIQUE : Toxicologie pour la reproduction et le développement). Aucune étude adéquate et bien contrôlée n’a été menée chez la femme enceinte. Les femmes en âge de procréer doivent être avisées d’utiliser une méthode contraceptive efficace et de ne pas devenir enceintes durant le traitement par TYKERB ni pendant au moins 5 jours après la prise de la dernière dose. Si le médicament est pris pendant la grossesse ou si une grossesse survient au cours du traitement, la patiente doit être avertie des risques possibles pour le fœtus.
TYKERB ne s’est pas révélé tératogène lors des études menées chez des rates et des lapines gravides, mais il a causé de légères anomalies à des doses toxiques pour la mère (voir 16 TOXICOLOGIE NON CLINIQUE : Toxicologie pour la reproduction et le développement).
7.1.2 Femmes qui allaitent
On ignore si TYKERB passe dans le lait humain. Comme c’est le cas de nombreux médicaments et que l’administration de TYKERB risque d’être préjudiciable au nourrisson, on recommande aux femmes de ne pas allaiter durant le traitement par TYKERB ni pendant au moins 5 jours après la prise de la dernière dose.
7.1.3 Enfants
Santé Canada ne dispose d’aucune donnée sur l’emploi de TYKERB chez les enfants et les adolescents; par conséquent, aucune indication n’a été autorisée par Santé Canada pour cette population.
7.1.4 Personnes âgées
Voir 1.2 Personnes âgées
Au cours des essais cliniques sur TYKERB administré en association avec la capécitabine, parmi le nombre total de sujets atteints d’un cancer du sein métastatique (n = 198), 17 % avaient 65 ans ou plus et 1 % avaient au moins 75 ans. Dans l’ensemble, on n’a pas observé de différences sur le plan de l’innocuité entre ces sujets et les sujets plus jeunes. Au cours des essais cliniques sur le lapatinib administré en association avec le létrozole (n = 642), parmi le nombre total de sujets atteints d’un cancer du sein métastatique hormonosensible, 44 % avaient 65 ans ou plus et 12 % avaient au moins 75 ans. Dans l’ensemble, on n’a pas observé de différences sur le plan de l’innocuité de l’association lapatinib-létrozole entre ces sujets et les sujets plus jeunes. Cependant, l’œdème périphérique n’a pas été fréquemment signalé chez les sujets de moins de 65 ans. Aucune autre différence de la réponse entre ces sujets et les sujets plus jeunes n’a été rapportée dans les études cliniques, mais la possibilité que certaines personnes plus âgées manifestent une plus grande sensibilité au traitement ne peut être écartée. Dans l’essai clinique portant sur le lapatinib administré en association avec le létrozole, le délai médian avant une manifestation cardiaque a été plus court chez les sujets de 65 ans ou plus dans le groupe recevant l’association létrozole-lapatinib (16,43 semaines) comparativement au groupe recevant le létrozole et un placebo (44,14 semaines) (« ensemble des patients »).
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de TYKERB a été évaluée en monothérapie et en association avec d’autres chimiothérapies dans le traitement de divers cancers chez plus de 12 000 sujets.
Association TYKERB-capécitabine
On a étudié l’innocuité de TYKERB en association avec la capécitabine dans le traitement du cancer du sein avancé ou métastatique chez 198 patients dans le cadre d’un essai de phase III à répartition aléatoire (voir 14 ÉTUDES CLINIQUES). Le Tableau 2 résume les événements indésirables (indépendamment du lien de causalité) qui sont survenus chez au moins 5 % des sujets, quel que soit le groupe de traitement.
Tableau 2 – Effets indésirables observés au cours de l’essai clinique EGF100151 (sans égard au lien causal) chez au moins 5 % des sujets
| TYKERB + capécitabine | Capécitabine | |||||||||||||||||||||
| (n = 198) | (n = 191) | |||||||||||||||||||||
| Tous grades | Grade | Grade | Tous grades | Grade | Grade 4 | |||||||||||||||||
| confondus* | 3 | 4 | confondus* | 3 | ||||||||||||||||||
| Événements | % | % | % | % | % | % | ||||||||||||||||
| Gastro-intestinaux | ||||||||||||||||||||||
| Diarrhée | 65 | 13 | 1 | 40 | 10 | 0 | ||||||||||||||||
| Nausées | 44 | 2 | 0 | 43 | 2 | 0 | ||||||||||||||||
| Vomissements | 26 | 2 | 0 | 21 | 2 | 0 | ||||||||||||||||
| Douleurs abdominales | 13 | 1 | 0 | 16 | 1 | 0 | ||||||||||||||||
| Stomatite | 14 | 0 | 0 | 11 | < 1 | 0 | ||||||||||||||||
| Constipation | 10 | 0 | 0 | 12 | 1 | 0 | ||||||||||||||||
| Douleurs abdominales hautes | 9 | 0 | 0 | 6 | 0 | 0 | ||||||||||||||||
| Dyspepsie | 11 | < 1 | 0 | 3 | 0 | 0 | ||||||||||||||||
| Ensemble de l’organisme et site d’administration | ||||||||||||||||||||||
| Fatigue | 23 | 3 | 0 | 25 | 3 | < 1 | ||||||||||||||||
| Inflammation des muqueuses | 15 | 0 | 0 | 12 | 2 | 0 | ||||||||||||||||
| Asthénie | 10 | 1 | < 1 | 13 | 2 | 0 | ||||||||||||||||
| Pyrexie | 8 | 0 | 0 | 6 | 0 | 0 | ||||||||||||||||
| Œdème périphérique | 6 | < 1 | 0 | 4 | < 1 | 0 | ||||||||||||||||
| Infections et infestations | ||||||||||||||||||||||
| Rhinopharyngite | 4 | 0 | 0 | 7 | 0 | 0 | ||||||||||||||||
| Métaboliques et nutritionnels | ||||||||||||||||||||||
| Anorexie | 14 | < 1 | 0 | 19 | < 1 | 0 | ||||||||||||||||
| Musculosquelettiques et tissu conjonctif | ||||||||||||||||||||||
| Douleurs aux extrémités | 12 | 1 | 0 | 7 | < 1 | 0 | ||||||||||||||||
| Dorsalgie | 11 | 1 | 0 | 6 | < 1 | 0 | ||||||||||||||||
| Arthralgie | 7 | < 1 | 0 | 4 | 0 | 0 | ||||||||||||||||
| Douleurs osseuses | 7 | < 1 | 0 | 4 | < 1 | 0 | ||||||||||||||||
| Neurologiques | ||||||||||||||||||||||
| Céphalées | 10 | 0 | 0 | 14 | < 1 | < 1 | ||||||||||||||||
| Étourdissements | 4 | 0 | 0 | 8 | < 1 | < 1 | ||||||||||||||||
| Psychiatriques | ||||||||||||||||||||||
| Insomnie | 10 | < 1 | 0 | 6 | 0 | 0 | ||||||||||||||||
| Respiratoires, thoraciques et médiastinaux | ||||||||||||||||||||||
| Dyspnée | 12 | 3 | 0 | 8 | 2 | 0 | ||||||||||||||||
| Toux | 7 | 0 | 0 | 8 | 0 | 0 | ||||||||||||||||
| Épistaxis | 8 | 0 | 0 | 2 | 0 | 0 | ||||||||||||||||
| Cutanés et sous-cutanés | ||||||||||||||||||||||
| Érythrodysesthésie palmo-plantaire | 53 | 12 | 0 | 51 | 14 | 0 | ||||||||||||||||
| Éruption cutanée† | 28 | 2 | 0 | 14 | 1 | 0 | ||||||||||||||||
| Sécheresse de la peau | 10 | 0 | 0 | 6 | 0 | 0 | ||||||||||||||||
* Échelle de cotation NCI CTCAE (National Cancer Institute Common Terminology Criteria for Adverse Events), version 3.
† Une dermatite acnéiforme de grade 3 a été signalée chez moins de 1 % des sujets traités par l’association TYKERB-capécitabine.
Aucun des effets indésirables énumérés ne répondait aux critères du grade 5.
Les effets indésirables qui sont survenus le plus souvent au cours du traitement par l’association TYKERB-capécitabine étaient des réactions gastro-intestinales (diarrhée, nausées et vomissements) et dermatologiques (érythrodysesthésie palmo-plantaire et éruptions) et la fatigue. La diarrhée a été l’effet indésirable le plus fréquent (60 %, tous grades confondus) motivant l’abandon du traitement (5 % des sujets). Les effets de grades 3 et 4 les plus courants (NCI CTCAE v3) étaient la diarrhée et l’érythrodysesthésie palmo-plantaire.
Association TYKERB-létrozole
L’augmentation de la dose de lapatinib de 1 250 mg à 1 500 mg a été évaluée dans le cadre d’une étude de phase I sur l’association lapatinib-létrozole. Cette étude a démontré des profils d’effets indésirables semblables pour ces deux doses; cependant, très peu de sujets ont reçu la dose de 1 250 mg, ce qui a rendu la comparaison difficile.
Dans le cadre d’un essai clinique avec répartition aléatoire, 1 286 patientes atteintes d’un cancer du sein avancé ou métastatique positif pour les récepteurs hormonaux qui n’avaient pas reçu de chimiothérapie pour leur maladie métastatique ont reçu le létrozole avec ou sans TYKERB. Le profil d’innocuité de TYKERB dans cet essai concordait avec les résultats rapportés antérieurement dans d’autres essais évaluant TYKERB auprès de personnes atteintes d’un cancer du sein avancé ou métastatique. Le Tableau 3 présente les effets indésirables survenus chez au moins 10 % des sujets de l’un ou l’autre des groupes de traitement et qui ont été plus fréquents chez les sujets recevant le traitement d’association.
Tableau 3 – Effets indésirables observés au cours de l’essai clinique EGF30008 (sans égard au lien causal) chez au moins 10 % des sujets
| Nombre (%) de suje | ts | |||||||||||||||||||||||||||||
| Termes privilégiés du MedDRA | TYKERB à 1 500 mg + létrozole à 2,5 mg (n = 654) | Létrozole à 2,5 mg + placebo (n = 624) | ||||||||||||||||||||||||||||
| selon le système, l’appareil ou | ||||||||||||||||||||||||||||||
| l’organe | ||||||||||||||||||||||||||||||
| Tous grades | Grade | Grade | Tous grades | Grade 3 % | Grade 4 % | |||||||||||||||||||||||||
| confondusa | 3 | 4 | confondusa | |||||||||||||||||||||||||||
| % | % | % | % | |||||||||||||||||||||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||||||||||||||||||||
| Anorexie | 11 | < 1 | 0 | 9 | < 1 | 0 | ||||||||||||||||||||||||
| Troubles du système nerveux | ||||||||||||||||||||||||||||||
| Céphalées | 14 | < 1 | 0 | 13 | < 1 | 0 | ||||||||||||||||||||||||
| Troubles gastro-intestinaux | ||||||||||||||||||||||||||||||
Diarrhée Nausées Vomissements | 64 31 17 | 9 < 1 1 | < 1 0 < 1 | 20 21 11 | < 1 < 1 < 1 | 0 0 < 1 | ||||||||||||||||||||||||
| Troubles de la peau ou du tissu sous-cutané | ||||||||||||||||||||||||||||||
Éruption cutanéeb Prurit Alopécie Sécheresse de la peau Troubles unguéaux | 44 12 13 13 11 | 1 < 1 < 1 < 1 < 1 | 0 0 0 0 0 | 13 9 7 4 < 1 | 0 < 1 0 0 0 | 0 0 0 0 0 | ||||||||||||||||||||||||
| Troubles généraux et anomalies au point d’administration | ||||||||||||||||||||||||||||||
| Fatigue Asthénie | 20 12 | 2 < 1 | 0 0 | 17 11 | < 1 < 1 | 0 0 | ||||||||||||||||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||||||||||||||||||||
| Épistaxis | 11 | < 1 | 0 | 2 | < 1 | 0 | ||||||||||||||||||||||||
a Échelle de cotation NCI CTCAE (National Cancer Institute Common Terminology Criteria for Adverse Events), version 3.
b Outre le cas d’éruption cutanée indiqué à la section « Troubles de la peau ou du tissu sous-cutané », trois autres cas d’éruption cutanée rapportés dans chaque groupe de traitement ont été inclus dans la catégorie « Infections et infestations »; aucun de ces cas n’était de grade 3 (effet indésirable sévère) ou de grade 4 (effet indésirable invalidant ou mettant la vie en danger).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Cardiotoxicité :
Des cas rares mais graves d’insuffisance cardiaque congestive, d’arrêt cardiaque et de mort subite ont été rapportés avec TYKERB. Vu les effets cardiotoxiques possibles des inhibiteurs des récepteurs ErbB2 (HER2), la FEVG a été surveillée environ toutes les 8 semaines au cours des essais cliniques. La baisse de la FEVG était jugée un effet indésirable grave (EIG) lorsque les signes ou les symptômes de détérioration étaient au moins de grade 3 (NCI CTCAE) ou advenant une diminution de la FEVG de 20 % ou plus par rapport à la valeur initiale et sous la limite inférieure de la normale définie par l’établissement. Dans l’étude EGF100151, parmi les 177 sujets recevant l’association lapatinib-capécitabine qui ont eu une évaluation de départ et au moins une mesure de la FEVG en cours de traitement, 10 (6 %) ont affiché une baisse ≥ 20 %, dont 4 (2 %) répondant aux critères d’EIG susmentionnés. Parmi les 150 sujets qui ont reçu la capécitabine seule et qui ont été soumis à une évaluation de départ et à au moins une mesure de la FEVG durant le traitement, une diminution de la FEVG ≥ 20 % a été enregistrée chez 9 sujets (6 %), dont 4 (3 %) répondant aux critères d’EIG.
Dans le cadre de trois études sur l’emploi de TYKERB en monothérapie, 17 des 338 sujets (5 %) qui ont eu une évaluation de départ et au moins une mesure de la FEVG durant le traitement ont affiché une baisse ≥ 20 % de la FEVG, dont 7 (2,1 %) répondant aux critères d’EIG (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8.3 Effets indésirables peu fréquents observés au cours des études cliniques : Cardiotoxicité).
Dans l’étude EGF30008, 3,1 % des sujets recevant l’association TYKERB-létrozole et 1,3 % des sujets recevant le létrozole en monothérapie répondaient aux critères d’EIG.
Hépatotoxicité :
Le traitement par TYKERB a été associé à une hépatotoxicité. Au cours des essais cliniques, des effets hépatotoxiques ont été observés chez moins de 1 % des sujets, mais ils peuvent être sévères, voire mortels dans certains cas (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
Troubles respiratoires, thoraciques et médiastinaux :
Des cas de pneumopathie interstitielle ou inflammatoire ont été signalés en lien avec TYKERB administré seul ou avec d’autres chimiothérapies (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Respiratoire).
Troubles immunitaires :
Des réactions d’hypersensibilité, y compris une anaphylaxie, ont été associées au traitement par TYKERB (voir 2 CONTRE-INDICATIONS).
Troubles de la peau et du tissu sous-cutané :
On a fait état d’anomalies unguéales, notamment d’une paronychie.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Anomalies des paramètres hématologiques et biologiques
Association TYKERB-capécitabine
Certaines anomalies des paramètres de laboratoire sont présentées au Tableau 4 . Ces effets indésirables étaient de grade 1 ou de grade 2 dans la majorité des cas.
Tableau 4 – Anomalies sélectionnées des paramètres de laboratoire
| TYKERB + capécitabine | Capécitabine | ||||||||||||||||||
| Tous | Grade 3 | Grade 4 | Tous | Grade 3 | Grade 4 | ||||||||||||||
| grades | grades | ||||||||||||||||||
| confond | confond | ||||||||||||||||||
| us* | us* | ||||||||||||||||||
| Anomalies | % | % | % | % | % | % | |||||||||||||
| Hématologique | |||||||||||||||||||
| Hémoglobine | 56 | < 1 | 0 | 53 | 1 | 0 | |||||||||||||
| Neutrophiles | 22 | 3 | < 1 | 31 | 2 | 1 | |||||||||||||
| Plaquettes | 18 | < 1 | 0 | 17 | < 1 | < 1 | |||||||||||||
| Hépatiques | |||||||||||||||||||
| AST | 49 | 2 | < 1 | 43 | 2 | 0 | |||||||||||||
| Bilirubine totale** | 45 | 4 | 0 | 30 | 3 | 0 | |||||||||||||
| ALT | 37 | 2 | 0 | 33 | 1 | 0 | |||||||||||||
* Cotation NCI CTCAE, version 3.
** La hausse de la bilirubinémie pourrait être due à l’inhibition par le lapatinib du captage hépatique par les protéines de transport OATP1B1, gpP ou BCRP (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Association TYKERB-létrozole
Certaines anomalies des paramètres de laboratoire sont présentées dans le tableau ci-dessous.
Tableau 5 – Anomalies sélectionnées des paramètres de laboratoire
TYKERB à 1500 mg/jour + létrozole à 2,5 mg/jour | Létrozole à 2,5 mg/jour + placebo | |||||
| Tous grades confondusa | Grade 3 | Grade 4 | Tous grades confondusa | Grade 3 | Grade 4 | |
| Paramètres hépatiques | % | % | % | % | % | % |
| Bilirubine totale | 22 | < 1 | < 1 | 11 | 1 | < 1 |
| AST | 53 | 6 | 0 | 36 | 2 | < 1 |
| ALT | 46 | 5 | < 1 | 35 | 1 | 0 |
a. Échelle de cotation NCI CTCAE (National Cancer Institute Common Terminology Criteria for Adverse
Events), version 3.
Une éruption cutanée est survenue chez environ 28 % des sujets recevant l’association TYKERB-capécitabine et 44 % des sujets recevant l’association TYKERB-létrozole. Les éruptions cutanées étaient généralement de faible grade et n’ont pas motivé l’abandon du traitement par TYKERB.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants, signalés après la commercialisation de TYKERB, ont été tirés de déclarations spontanées et d’études de cas. Comme il s’agit de déclarations volontaires provenant d’une population de taille incertaine, on ne peut pas en évaluer précisément la fréquence, qui demeure donc inconnue. Les effets indésirables sont énumérés par système ou appareil suivant la terminologie MedDRA, en ordre décroissant de gravité.
Troubles cardiaques
Arythmies ventriculaires/torsades de pointes
Allongement de l’intervalle QT à l’électrocardiogramme
Troubles de la peau et des tissus sous-cutanés
Graves réactions cutanées, incluant des cas de syndrome de Stevens-Johnson et de nécrolyse épidermique toxique
Fissures cutanées1
1 La fréquence des fissures cutanées dans les jeux de données regroupés de différents essais cliniques était de 4,9 % (fréquents)
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les inhibiteurs et les inducteurs des isoenzymes 3A4 du cytochrome P450 (CYP3A4), y compris le jus de pamplemousse, ne doivent pas être administrés lors du traitement par TYKERB, car ils risquent d’augmenter ou de réduire l’exposition au lapatinib, respectivement.
On évitera dans la mesure du possible le traitement concomitant avec des médicaments qui allongent l’intervalle QT.
9.4 Interactions médicament-médicament
Le lapatinib est fortement métabolisé par le CYP3A4 et, par conséquent, les puissants inhibiteurs ou inducteurs du CYP3A4 administrés concurremment avec TYKERB modifient les concentrations de lapatinib (voir 10.1 Mode d’action, 10.3 Pharmacocinétique et 7 MISES EN GARDE ET PRÉCAUTIONS).
Chez des sujets en santé recevant le kétoconazole, un inhibiteur du CYP3A4, à raison de 200 mg deux fois par jour pendant 7 jours, l’ASC (reflétant l’exposition générale) et la demi-vie du lapatinib correspondaient à environ 3,6 fois et 1,7 fois celles des témoins, respectivement. On doit éviter la prise concomitante de puissants inhibiteurs du CYP3A4 (entre autres, kétoconazole, itraconazole, clarithromycine, atazanivir, indinavir, néfazodone, nelfinavir, ritonavir, saquinavir, télithromycine, voriconazole). Le pamplemousse peut également accroître les concentrations plasmatiques de lapatinib et est à éviter. S’il faut administrer un puissant inhibiteur du CYP3A4, on doit envisager de réduire la dose (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique). Lorsque le lapatinib est prescrit avec des inhibiteurs modérés du CYP3A4, on doit user de prudence et surveiller de près les événements indésirables.
Chez des sujets sains recevant la carbamazépine, un inducteur du CYP3A4, à raison de 100 mg deux fois par jour pendant 3 jours et de 200 mg deux fois par jour pendant 17 jours, l’exposition générale (ASC) au lapatinib a diminué d’environ 72 %. L’usage concomitant de puissants inducteurs du CYP3A4 (p. ex. dexaméthasone, phénytoïne, carbamazépine, rifampine, rifabutine, rifapentine, phénobarbital, millepertuis) est à éviter. S’il faut administrer un puissant inducteur du CYP3A4, la dose de lapatinib devra être ajustée (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
Un prétraitement par un inhibiteur de la pompe à protons (esoméprazole) a réduit l’exposition au lapatinib de 27 % en moyenne (plage : de 6 à 49 %). Cet effet diminue en fonction de l’âge du patient, surtout à compter de 40 à 60 ans. Par conséquent, il convient d’être prudent si le lapatinib est employé chez des patients recevant un prétraitement par un inhibiteur de la pompe à protons.
L’administration concomitante de TYKERB et d’un autre médicament qui allonge l’intervalle QT/QTc est à éviter dans la mesure du possible. Les classes chimiques ou pharmacologiques de médicaments qui ont été associés à un allongement de l’intervalle QT/QTc et à des torsades de pointes sont énumérées ci-dessous, même si les représentants de chaque classe n’ont pas été nécessairement tous incriminés.
Antiarythmiques de classe IA (p. ex., quinidine, procaïnamide, disopyramide);
antiarythmiques de classe III (p. ex., amiodarone, sotalol, ibutilide);
antiarythmiques de classe 1C (p. ex., flécaïnide, propafénone);
anthracyclines, y compris traitement antérieur (p ex., doxorubicine, épirubicine)
inhibiteurs de la tyrosine kinase (p ex., sunitinib);
antipsychotiques (p. ex., chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone);
antidépresseurs (p. ex., fluoxétine, venlafaxine, antidépresseurs tricycliques/tétracycliques p. ex., amitriptyline, imipramine, maprotiline);
opioïdes (p. ex., méthadone);
antibiotiques macrolides et analogues (p. ex., érythromycine, clarithromycine, télithromycine);
quinolones (p. ex., moxifloxacine, lévofloxacine), pentamidine;
antipaludéens (p. ex., quinine, chloroquine);
antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole);
dompéridone, antagonistes des récepteurs 5-HT3 (p ex., dolasétron, ondansétron), tacrolimus
β2-stimulants (p. ex., salmétérol, formotérol).
Comme les concentrations plasmatiques de lapatinib peuvent être augmentées par des inhibiteurs du CYP3A4, l’allongement de l’intervalle QT/QTc associé à TYKERB risque d’être accru en présence d’inhibiteurs du CYP3A4. L’administration concomitante de ces médicaments avec TYKERB est déconseillée.
Il est déconseillé d’utiliser TYKERB en même temps que des médicaments qui peuvent perturber les taux d’électrolytes (p. ex. diurétiques de l’anse, thiazidiques ou apparentés, laxatifs et lavements, amphotéricine B, corticostéroïdes à forte dose).
TYKERB inhibe les enzymes CYP3A4 in vitro à des concentrations thérapeutiques. L’utilisation concomitante du lapatinib et du midazolam administré par voie orale s’est traduite par une augmentation de l’ASC du midazolam d’environ 45 %. On n’a observé aucune augmentation de l’ASC importante sur le plan clinique lorsque le midazolam a été administré par voie intraveineuse. On doit faire preuve de prudence et envisager de réduire la dose du substrat concomitant lorsque TYKERB est administré avec des médicaments à prise orale et à marge thérapeutique étroite qui sont des substrats du CYP3A4 (voir 10.1 Mode d’action et 10.3 Pharmacocinétique). Il faut s’attendre à ce que TYKERB ralentisse le métabolisme et augmente la biodisponibilité des substrats du CYP3A4 suivants, qui allongent également l’intervalle QT/QTc : clarithromycine, érythromycine, télithromycine, quinidine, quinine, ondansétron, halopéridol, pimozide, ziprasidone, salmétérol, méthadone et dompéridone. L’administration concomitante de ces médicaments et de TYKERB est déconseillée.
Les listes de médicaments pouvant interagir avec TYKERB présentées ci-dessus ne sont pas exhaustives. Il convient de consulter les sources d’information mises à jour pour connaître les nouveaux médicaments homologués qui allongent l’intervalle QT/QTc, inhibent le CYP3A4 ou causent des déséquilibres électrolytiques, de même que les médicaments plus anciens pour lesquels ces effets ont été récemment établis.
Le lapatinib inhibe les enzymes CYP2C8 in vitro à des concentrations thérapeutiques. On doit faire preuve de prudence lorsque le lapatinib est administré avec des médicaments à marge thérapeutique étroite qui sont des substrats du CYP2C8 (voir 10.1 Mode d’action et 10.3 Pharmacocinétique).
Le lapatinib est un substrat des protéines de transport gpP (glycoprotéine P) et BCRP (Breast Cancer Resistance Protein). Les inhibiteurs (p. ex. quinidine et cyclosporine A) et les inducteurs (p. ex. rifampine et dexaméthasone) de ces protéines peuvent modifier l’ASC et/ou la distribution du lapatinib et, de ce fait, doivent être utilisés avec prudence (voir 10.3 Pharmacocinétique). Il est probable que l’allongement de l’intervalle QT/QTc entraîné par TYKERB augmente en présence d’inhibiteurs de ces protéines de transport.
Le lapatinib inhibe la protéine de transport gpP in vitro à des concentrations thérapeutiques. L’emploi concomitant du lapatinib et de la digoxine administrée par voie orale, qui est aussi un substrat de la gpP, a entraîné une augmentation d’environ 98 % de l’ASC de la digoxine. En raison de sa marge thérapeutique étroite, on doit surveiller les concentrations sériques de la digoxine au début de l’administration conjointe avec le lapatinib. On doit faire preuve de prudence lorsque le lapatinib est administré concurremment avec la digoxine ou avec d’autres médicaments dotés d’une marge thérapeutique étroite qui sont des substrats de la gpP.
TYKERB inhibe les protéines de transport BCRP et OATP1B1 in vitro. La portée clinique de cet effet n’a pas été évaluée, bien qu’il puisse en résulter une hausse de la bilirubinémie à cause de l’inhibition par le lapatinib du captage hépatique par l’OATP1B1 ou de l’inhibition de l’excrétion biliaire par la gpP ou la BCRP. La coadministration de TYKERB et de médicaments qui sont des substrats de la BCRP ou de l’OATP1B1 (p. ex. la rosuvastatine) risque d’accroître les concentrations du médicament substrat; on doit donc faire preuve de prudence (voir 10.3 Pharmacocinétique).
L’administration concomitante de TYKERB et de capécitabine ou de létrozole n’a pas modifié de façon importante la pharmacocinétique de l’un ou l’autre de ces trois agents (ni des métabolites de la capécitabine).
Tableau 6 – Interactions médicament-médicament possibles ou établies
| [Nom propre/nom usuel] | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
Kétoconazole, itraconazole, clarithromycine, atazanivir, indinavir, néfazodone, nelfinavir, ritonavir, saquinavir, télithromycine, voriconazole | ET | Il convient d’éviter l’administration concomitante de TYKERB et de puissants inhibiteurs du CYP3A4; cela pourrait augmenter la demi-vie de TYKERB. | Il est recommandé de réduire la dose de TYKERB lors d’une administration concomitante avec un puissant inhibiteur du CYP3A4. | ||
Dexaméthasone, phénytoïne, carbamazépine, rifampine, rifabutine, rifapentine, phénobarbital, millepertuis | ET | Il convient d’éviter l’administration concomitante de TYKERB et de puissants inducteurs du CYP3A4; cela pourrait diminuer l’exposition générale (ASC) à TYKERB. | Il est recommandé d’ajuster la dose de TYKERB lors d’une administration concomitante avec un puissant inhibiteur du CYP3A4. | ||
Inhibiteurs de la pompe à protons (ésoméprazole) | ET | L’utilisation de ces médicaments a réduit l’exposition au lapatinib de 27 % en moyenne (plage : de 6 à 49 %). | Il convient d’être prudent si le lapatinib est employé chez des patients recevant un prétraitement par un inhibiteur de la pompe à protons. | ||
Médicaments associés à un allongement de l’intervalle QT/QTc et/ou à des torsades de pointes (exemples à la page 20) | ET | Les médicaments de cette catégorie inhibent les enzymes CYP3A4, ce qui se traduit par une élévation des concentrations plasmatiques de lapatinib. | L’administration concomitante de ces médicaments et de TYKERB est déconseillée. | ||
| [Nom propre/nom usuel] | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
Médicaments qui peuvent perturber les taux d’électrolytes (p. ex. diurétiques de l’anse, thiazidiques ou apparentés, laxatifs et lavements, amphotéricine B, corticostéroïdes à forte dose) | ET | Ces médicaments abaissent les taux d’électrolytes. | L’administration concomitante de ces médicaments et de TYKERB est déconseillée. | ||
Médicaments à marge thérapeutique étroite qui sont des substrats du CYP3A4 (p. ex. midazolam) | T | L’utilisation concomitante du lapatinib et du midazolam administré par voie orale s’est traduite par une augmentation de l’ASC du midazolam d’environ 45 %. On n’a observé aucune augmentation de l’ASC importante sur le plan clinique lorsque le midazolam a été administré par voie intraveineuse, en raison de l’inhibition des enzymes CYP3A4 (in vitro) à des concentrations plasmatiques. | Une réduction de la dose du substrat administré en concomitance avec TYKERB doit être envisagée avec prudence. | ||
Substrats du CYP3A4 qui allongent également l’intervalle QT/QTc : clarithromycine, érythromycine, télithromycine, quinidine, quinine, ondansétron, halopéridol, pimozide, ziprasidone, salmétérol, méthadone et dompéridone | ET | Il faut s’attendre à ce que TYKERB ralentisse le métabolisme et augmente la biodisponibilité des substrats du CYP3A4. | L’administration concomitante de ces médicaments et de TYKERB est déconseillée. | ||
| [Nom propre/nom usuel] | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
Médicaments à marge thérapeutique étroite qui sont des substrats du CYP2C8 (p. ex. répaglinide) | T | Le lapatinib inhibe les enzymes CYP2C8 in vitro à des concentrations thérapeutiques. | Une réduction de la dose du substrat administré en concomitance avec TYKERB doit être envisagée avec prudence. | ||
Glycoprotéine P et BCRP (Breast Cancer Resistance Protein) : Inhibiteurs (p. ex. quinidine et cyclosporine A) Inducteurs (p. ex. rifampine et dexaméthasone) | ET | Le lapatinib est un substrat des protéines de transport gpP (glycoprotéine P) et BCRP. Les inhibiteurs et les inducteurs de ces protéines peuvent modifier l’exposition et/ou la distribution du lapatinib. Il est probable que l’allongement de l’intervalle QT/QTc entraîné par TYKERB augmente en présence d’inhibiteurs de ces protéines de transport. | L’administration concomitante de ces médicaments et de TYKERB est déconseillée. | ||
| Digoxine | T | Le lapatinib est un substrat des protéines de transport gpP (glycoprotéine P). Le lapatinib inhibe la protéine de transport gpP in vitro à des concentrations thérapeutiques. L’emploi concomitant du lapatinib et de la digoxine administrée par voie orale, qui est aussi un substrat de la gpP, a entraîné une augmentation d’environ 98 % de l’ASC de la digoxine. | En raison de sa marge thérapeutique étroite, on doit surveiller les concentrations sériques de la digoxine au début de l’administration conjointe avec le lapatinib. | ||
| [Nom propre/nom usuel] | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
Substrats de la BCRP ou de l’OATP1B1 (p. ex. rosuvastatine) | T | TYKERB inhibe les protéines de transport BCRP et OATP1B1 in vitro. La portée clinique de cet effet n’a pas été évaluée, bien qu’il puisse en résulter une hausse de la bilirubinémie à cause de l’inhibition par le lapatinib du captage hépatique par l’OATP1B1 ou de l’inhibition de l’excrétion biliaire par la gpP ou la BCRP. | L'administration concomitante de TYKERB et de substrats de la BCRP ou de l’OATP1B1 risque d’accroître les concentrations du substrat; on doit donc faire preuve de prudence. | ||
Légende : É = étude de cas; EC = étude clinique; T = théorique
9.5 Interactions médicament-aliment
La biodisponibilité de TYKERB est augmentée par la nourriture. TYKERB doit absolument être pris au moins une heure avant ou au moins une heure après un repas à faible teneur en matières grasses (voir 4 POSOLOGIE ET ADMINISTRATION, 10.1 Mode d’action et 10.3 Pharmacocinétique).
Le jus de pamplemousse peut inhiber le CYP3A4 dans la paroi intestinale et accroître la biodisponibilité du lapatinib; il convient donc de l’éviter durant un traitement par le lapatinib.
9.7 Interactions médicament-examens de laboratoire
TYKERB est connu pour modifier les résultats de certains examens de laboratoire, notamment les épreuves visant à évaluer les fonctions hépatique et cardiaque (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le ditosylate de lapatinib est une petite molécule antikinase novatrice à double action de la classe des 4-anilinoquinazolines qui a un mode d’action unique; en effet, le lapatinib inhibe de manière puissante, réversible et sélective les domaines intracellulaires à activité tyrosine kinase (TK) des récepteurs ErbB1 (EGFR) et ErbB2 (HER2) (valeurs du Kiapp : 3nM et 13nM, respectivement). À l’instar d’autres petites molécules inhibitrices de tyrosine kinase étudiées, le lapatinib compétitionne avec l’adénosine-triphosphate (ATP) en occupant son site de fixation sur le domaine TK. Il inhibe ainsi la liaison de l’ATP au domaine TK et empêche la tyrosine kinase d’utiliser l’ATP comme cofacteur de la phosphorylation des résidus tyrosine. Contrairement aux autres petites molécules inhibitrices de TK, qui agissent sur le domaine intracellulaire d’un seul type de récepteur à activité TK, le lapatinib cible deux membres de la famille des récepteurs du facteur de croissance épidermique, ErbB1 et ErbB2.
Le lapatinib se dissocie lentement de ses récepteurs (demi-vie ≥ 300 minutes). Cette vitesse de dissociation s’est révélée plus faible que celle d’autres inhibiteurs de kinase de la classe des 4-anilinoquinazolines étudiés. Le lapatinib inhibe la croissance des cellules tumorales stimulées par les récepteurs ErbB in vitro et dans divers modèles animaux.
En plus de son activité en monothérapie, TYKERB a exercé un effet additif au cours d’une étude in vitro, où il a été coadministré avec le 5-fluorouracile (métabolite actif de la capécitabine) dans quatre lignées de cellules tumorales. La signification clinique de ces données in vitro est inconnue.
Les effets inhibiteurs du lapatinib sur la croissance tumorale ont été évalués sur des lignées cellulaires préalablement traitées avec le trastuzumab. Le lapatinib a maintenu une activité significative sur les lignées de cellules tumorales mammaires sélectionnées pour leur croissance prolongée in vitro sur milieu contenant du trastuzumab. Les résultats permettent de croire qu’il n’y a pas de résistance croisée entre ces deux agents qui ciblent les récepteurs ErbB2 (HER2).
Les cellules mammaires cancéreuses hormonosensibles (récepteurs d’œstrogène [RE] positifs et/ou récepteurs de la progestérone [RP] positifs) coexprimant le récepteur ErbB2 (HER2) ont tendance à être réfractaires aux traitements endocriniens classiques. Dans les cellules mammaires cancéreuses hormonosensibles qui présentent initialement peu de récepteurs EGFR ou ErbB2 (HER2), le nombre de ces récepteurs augmente à mesure que la tumeur devient résistante au traitement endocrinien.
10.2 Pharmacodynamie
Électrophysiologie cardiaque : Allongement de l’intervalle QT
L’effet du lapatinib sur l’intervalle QT a été étudié lors d’un essai à simple insu contrôlé par placebo avec permutation (une seule séquence – placebo et traitement actif) mené chez des porteurs de tumeurs solides parvenues à un stade avancé (N = 58; étude EGF114271). L’âge médian des sujets, de sexe féminin pour la plupart (64 %), était de 56 ans. Au cours de la période de traitement de 4 jours, les sujets ont reçu 3 doses de placebo à 12 heures d’intervalle (le matin et le soir du jour 1 et le matin du jour 2), puis 3 doses de lapatinib à 2 000 mg selon le même horaire. Diverses évaluations (p. ex., ECG, analyses des paramètres pharmacocinétiques) ont été effectuées au départ, puis aux mêmes heures les jours 2 et 4.
Le paramètre principal – soit la variation moyenne (moindres carrés), par rapport au départ, de l’intervalle QT corrigé selon la formule de Fridericia (QTcF) après correction de l’effet placebo (ΔΔQTcF) à chaque point de mesure – a été analysé dans la population évaluable (sujets ayant reçu des doses consécutives du médicament à l’étude selon l’ordre défini dans le protocole, et chez qui on a obtenu un nombre suffisant de mesures ECG par surveillance Holter le jour 1 et sur 24 heures les jours 2/3 et 4/5) et dans la population soumise aux analyses des paramètres pharmacodynamiques (sujets ayant reçu au moins une dose de placebo ou de lapatinib et chez qui on a obtenu au moins une mesure ECG par surveillance Holter les jours 1, 2, 3 et 4). Dans la population évaluable (N = 37), l’intervalle ΔΔQTcF maximal moyen (IC à 90 %), de 8,75 ms (4,08, 13,42), a été observé 10 heures après la prise de la 3e dose de lapatinib à 2000 mg. Lors de plusieurs mesures, l’intervalle ΔΔQTcF dépassait le seuil des 5 ms, et la limite supérieure de l’IC à 90 % dépassait le seuil des 10 ms. Les résultats observés dans la population soumise aux analyses des paramètres pharmacodynamiques (n = 52) rejoignaient ceux qu’on a obtenus dans la population évaluable (intervalle ΔΔQTcF maximal [IC à 90 %] de 7,91 ms [4,13, 11,68]) 10 heures après la prise de la 3e dose de lapatinib. Les analyses de la pharmacocinétique et de la pharmacodynamie ont confirmé l’existence d’une corrélation positive entre les concentrations plasmatiques de lapatinib et l’intervalle ΔΔQTcF.
On a observé un allongement de l’intervalle QTc en fonction de la concentration dans le cadre d’une étude ouverte non contrôlée, à doses croissantes, réalisée chez des patients porteurs d’une tumeur solide, qui ont reçu des doses de 175 à 1 800 mg/kg de TYKERB pendant 14 jours. Les modifications prévues de l’intervalle QTc aux concentrations plasmatiques maximales d’après les modèles pharmacocinétiques-pharmacodynamiques sont présentées dans le tableau suivant.
| Modifications prévues de l’intervalle QTc par rapport à la valeur initiale (ms) N = 38 | |||||
| Situation* | Concentration de lapatinib (ng/mL) | Lecture automatique de l’ECG | Lecture manuelle de l’ECG | ||
| Pente (moyenne) | Pente (95e percentile) | Pente (moyenne) | Pente (95e percentile) | ||
| Cmax (moyenne géométrique) dans l’étude EGF10005 | 3 203 | 12 | 20 | 7 | 13 |
| Cmax la plus élevée observée dans l’étude EGF10005 | 7 487 | 27 | 47 | 16 | 29 |
Insuffisance hépatique modérée** (x 1,15) | 3 683 | 13 | 23 | 8 | 14 |
| Inhibition par le kétoconazole (x 2,14) | 6 854 | 24 | 43 | 15 | 27 |
| Déjeuner riche en matières grasses (x 3,15) | 10 089 | 36 | 63 | 22 | 39 |
QTc = QT/RR0,33
* Valeur de la moyenne géométrique de la Cmax multipliée par le rapport des moyennes géométriques de l’effet noté entre parenthèses dans chaque situation ** La Cmax a été réduite en présence d’une insuffisance hépatique sévère; le tableau donne donc le changement attribuable à une atteinte hépatique modérée.
10.3 Pharmacocinétique
Tableau 7 – Résumé des paramètres pharmacocinétiques du lapatinib chez une population particulière de patients
| Cmax | Tmax | t½ (h) | ASC0-∞ | CL | Vd | |||||||||||||||
| Dose unique moyenne | 2,43 (1,57 à 3,77) µg/mL | 4 heures | 24 heures | 36,2 (23,4 à
| n.d. | n.d. | ||||||||||||||
n.d. = non disponible
Absorption
Après administration par voie orale, TYKERB est absorbé de manière incomplète et variable (coefficient de variation de l’ASC entre 50 et 100 % environ). Les concentrations sériques apparaissent après un délai médian de 0,25 heure (plage : 0- 1,5 heure). Les concentrations plasmatiques maximales (Cmax) de lapatinib sont atteintes environ 4 heures après l’administration du médicament. Une dose quotidienne de 1 250 mg produit, à l’état d’équilibre, des valeurs Cmax de 2,43 (1,57-3,77) µg/mL et ASC de 36,2 (23,4-56) µg•h/mL (moyennes géométriques; IC à 95 %).
La prise du médicament avec de la nourriture accroît l’exposition générale au lapatinib (voir 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES). L’ASC du lapatinib a à peu près triplé et quadruplé (Cmax environ 2,5 à 3 fois plus élevée) lorsque le médicament a été pris durant un repas à faible teneur en matières grasses (5 % de matières grasses [500 calories]) et un repas à forte teneur en matières grasses (50 % de matières grasses [1 000 calories]), respectivement.
Distribution :
Le lapatinib se lie fortement (à un taux supérieur à 99 %) à l’albumine et à la glycoprotéine acide alpha-1. D’après des études in vitro, le lapatinib est un substrat des protéines de transport BCRP (ABCG2) et gpP (ABCB1). Dans des études in vitro, le lapatinib a également inhibé la gpP (CI50 2,3 µg/mL), la BCRP (CI50 0,014µg/mL) et le peptide transporteur d’anions OATP 1B1 (CI50 2,3 µg/mL), qui participe au captage hépatique, à des concentrations thérapeutiques. On ne connaît pas la signification clinique de ces effets sur la pharmacocinétique d’autres médicaments ni sur l’activité pharmacologique d’autres agents antinéoplasiques. Le lapatinib n’inhibe pas de façon significative les transporteurs rénaux des familles OAT ou OCT (CI50 in vitro ≥ 6,9 µg/mL).
Métabolisme :
Le lapatinib est en large partie métabolisé, principalement par les enzymes CYP3A4 et CYP3A5 et à un degré minime par le CYP2C19 et le CYP2C8, en divers métabolites oxydés, dont aucun ne représente plus de 14 % de la dose excrétée dans les fèces ou plus de 10 % des concentrations plasmatiques de lapatinib.
TYKERB inhibe les enzymes CYP3A4 (Ki 0,6 à 2,3 µg/mL) et CYP2C8 (0,3 µg/mL) in vitro à des concentrations thérapeutiques. En revanche, il n’a pas inhibé de façon significative les enzymes 1A2, 2C9, 2C19 et 2D6 du cytochrome P450 dans les microsomes hépatiques humains, ni les enzymes UGT (CI50 in vitro ≥ 6,9 µg/mL).
Chez des volontaires sains recevant le kétoconazole, un inhibiteur du CYP3A4, à raison de 200 mg deux fois par jour pendant 7 jours, l’exposition générale au lapatinib a été environ 3,6 fois plus élevée et la demi-vie, environ 1,7 fois plus élevée (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament).
Chez des volontaires sains recevant la carbamazépine, un inducteur du CYP3A4, à raison de 100 mg deux fois par jour pendant 3 jours et de 200 mg deux fois par jour pendant 17 jours, l’exposition générale au lapatinib a été réduite de 72 % environ (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament).
Élimination
La demi-vie du lapatinib, mesurée après l’administration d’une seule dose, a augmenté en fonction de la dose. L’administration quotidienne de TYKERB a toutefois amené un état d’équilibre en 6 à 7 jours, ce qui indique une demi-vie efficace de 24 heures. Le lapatinib est essentiellement éliminé par métabolisme (CYP3A4 et CYP3A5). Le lapatinib et ses métabolites sont principalement éliminés dans les fèces (taux de récupération médian : 27 % [plage : 3-67 %]). Moins de 2 % de la dose est éliminée dans l’urine.
Populations et états pathologiques particuliers
- Insuffisance hépatique : La pharmacocinétique du lapatinib a été étudiée chez des sujets présentant une atteinte hépatique modérée (n = 8) ou sévère (n = 4) et chez 8 sujets témoins en santé. Après l’administration orale d’une seule dose de 100 mg de TYKERB, l’exposition générale au médicament (ASC) a augmenté d’environ 56 et 85 % chez les sujets ayant une atteinte hépatique modérée et sévère, respectivement. On recommande donc la prudence avant d’administrer TYKERB en présence d’une atteinte hépatique à cause d’une exposition accrue au médicament. Il n’y a pas de données d’innocuité issues des essais cliniques sur l’emploi de TYKERB en présence d’une insuffisance hépatique sévère. D’après les modèles pharmacocinétiques, une réduction de la dose est recommandée, quoique l’innocuité et l’efficacité de cette dose réduite n’aient pas été établies (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique). Les patients qui présentent une hépatotoxicité sévère au cours du traitement devront cesser de prendre TYKERB et ne pourront pas être traités de nouveau par le lapatinib (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
- Insuffisance rénale : La pharmacocinétique de TYKERB n’a pas été étudiée de façon spécifique chez des patients ayant une atteinte rénale ni chez des patients sous hémodialyse. Il est peu probable toutefois que l’atteinte rénale ait un effet sur la pharmacocinétique du lapatinib, étant donné que moins de 2 % de la dose administrée est éliminée par les reins (substance mère et métabolites).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température se situant entre 15 et 30 oC.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre/nom usuel : ditosylate de lapatinib
Nom chimique : N-(3-chloro-4-{[(3-fluorophényl) méthyl]oxy}phényl)-6-[5-({[2-
(méthylsulfonyl)éthyl]amino}méthyl)-2-furanyl]-4-quinazolinamine bis (4-méthylbenzènesulfonate) monohydraté
Formule moléculaire et masse moléculaire : C29ClFH26N4O4S (C7H8O3S)2 H2O (ditosylate monohydraté)
943,5 (581,07 base libre)
Formule de structure :
Propriétés physicochimiques : Le lapatinib se présente sous forme de solide jaune, ayant un coefficient de solubilité de 0,007 mg/mL dans l’eau et de 0,001 mg/mL dans une solution de HCl à 0,1N, à 25°C
Caractéristiques du produit : Chaque comprimé à 250 mg contient 405 mg de ditosylate de lapatinib monohydraté, équivalant à 250 mg de lapatinib sous forme de base libre par comprimé.
N
N HN
O
O
NH
S
O
O
CH3
Cl
F
S
H3C
OH O
O
2 H2O 14
ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Cancer du sein
Association TYKERB-capécitabine
Tableau 8 – Résumé des caractéristiques démographiques des patients dans les études cliniques pour les comprimés de TYKERB (ditosylate de lapatinib) en association avec la capécitabine
| Nº d’étude | Conception | Posologie, voie d’administration et | Nombre de | Âge moyen | ||||||||
| de l’étude | durée | sujets (n) | (Tranche) | |||||||||
| s.o. | essai ouvert, randomisé à répartition aléatoire, essai de phase 3 | TYKERB 1 250 mg une fois par jour (en continu) plus capécitabine (2000 mg/m2/jour aux jours 1-14 tous les 21 jours), Ou, Administration de la capécitabine seule (2500 mg/m2/jour aux jours 1-14 tous les 21 jours). | 198 201 | 54 (26-80) 52 (28-83) | ||||||||
L’efficacité et l’innocuité de TYKERB (ditosylate de lapatinib), en association avec la capécitabine dans le traitement du cancer du sein, ont été évaluées. Le critère d’admissibilité était un cancer du sein à un stade localement avancé ou métastatique surexprimant le récepteur ErbB2 (HER2) (IHC 3+ ou IHC 2+ et FISH positif), en progression après un traitement incluant des taxanes, des anthracyclines et le trastuzumab. Le traitement de l’étude était administré jusqu’à la progression de la maladie ou jusqu’à ce qu’une autre raison motive l’abandon du traitement. Le principal critère de l’étude était le délai avant la progression, incluant les décès attribuables au cancer du sein, évalué par un comité indépendant. On a mis fin à l’étude lorsque les résultats d’une analyse intermédiaire programmée ont montré un allongement du délai de progression chez les sujets ayant reçu l’association. Soixante-quinze (75) autres sujets ont été inscrits à l’étude entre l’analyse intermédiaire et l’analyse réalisée le 3 avril 2006. À ce moment, les patients du groupe capécitabine seule ont été autorisés à recevoir en plus TYKERB. Après la fin de l’étude, 36 sujets sous capécitabine sont passés à l’association TYKERB-capécitabine, dont 26 avant la progression de la maladie alors qu’ils prenaient la capécitabine en monothérapie.
Les tableaux ci-dessous résument les paramètres démographiques et pathologiques supplémentaires des deux groupes de l’étude.
| Paramètres | TYKERB + capécitabine | Capécitabine | ||||||
| Groupe d’âge (%) < 65 ans ≥ 65 ans | 83 17 | 88 12 | ||||||
Race (%) Blanche Asiatique Hispanique Noire Autre | 91 3 2 3 1 | 90 4 3 1 1 | ||||||
Stade et siège de la maladie au moment de l’admission à l’étude (%) IIIb ou IIIc, avec lésion T4 IV – viscéral IV – non viscéral | 4 75 22 | 4 79 17 | ||||||
| Statut hormonal (%) RE+ et/ou /RP+ RE- et RP- Inconnu | 48 48 4 | 46 50 3 | ||||||
RE = récepteur d’œstrogène
RP = récepteur de la progestérone
Résultats de l’étude :
À l’analyse du 3 avril 2006, les évaluations par le groupe indépendant et les investigateurs ont montré que l’association lapatinib-capécitabine a augmenté de façon significative le délai de progression par rapport à la capécitabine en monothérapie. Cependant, les évaluations du comité indépendant et des investigateurs étant contradictoires (le comité indépendant a vraisemblablement surestimé le délai de progression), il n’a pas été possible de mesurer le degré d’amélioration du délai de progression. Si, dans une étude ouverte, un biais de non-insu peut souvent fausser l’évaluation des investigateurs, dans le cas présent, les résultats de l’investigateur semblent refléter davantage le délai de progression.
Tableau 9 – Résultats d’efficacité* au moment de l’analyse actualisée (3 avril 2006)
| Évaluation des investigateurs | Évaluation du comité indépendant | |||||||||||
| TYKERB + | Capécitabine | TYKERB + | Capécitabine | |||||||||
| capécitabine | seule | capécitabine | seule | |||||||||
| (n = 198) | (n = 201) | (n = 198) | (n = 201) | |||||||||
Nombre d’événements (progression) | 121 | 126 | 82 | 102 | ||||||||
Délai médian de progression, semaines (25e percentile; 75e percentile), semaines | 23,9 (12,0; 44,0) | 18,3 (6,9; 35,7) | 27,1 (17,4; 49,4) | 18,6 (9,1; 36,9) | ||||||||
Rapport des risques instantanés (RRI) (IC à 95 %) Valeur de p | 0,72 (0,56-0,92) 0,00762 | 0.57 (0,43-0,77) 0,00013 | ||||||||||
| Taux de réponse (%) | 31,8 | 17,4 | 23,7 | 13,9 | ||||||||
| (IC à 95 %) | (25,4-38,8) | (12,4-23,4) | (18,0-30,3) | (9,5-19,5) | ||||||||
* Une amélioration du délai de progression a été observée à la fois par l’investigateur et le comité indépendant bien que la différence constatée par le comité indépendant ait vraisemblablement été surestimée.
La coadministration de TYKERB et de la capécitabine a prolongé de façon significative la survie sans progression, par rapport à la capécitabine seule. En outre, on a noté 4 cas (2 %) de métastases au système nerveux central dans le groupe traité par l’association, comparativement à 13 (6 %) dans le groupe recevant la capécitabine en monothérapie (p = 0,0445). Cependant, un gain statistiquement significatif en survie globale ou une atténuation des symptômes attribuable au traitement n’a pas été démontré. La plus récente analyse de la survie globale, en date du 1er octobre 2008, révèle un rapport des risques instantanés non ajusté de 0,87 (IC à 95 % : 0,71-1,08; p = 0,210). La médiane de survie globale est de 64,7 semaines pour la capécitabine seule et de 75,0 semaines pour l’association lapatinib-capécitabine (Tableau 10)
Tableau 10 – Résultats de survie globale (analyse en intention de traiter) (1er octobre 2008)
| TYKERB + capécitabine | Capécitabine | |||||
| (n = 207*) | (n = 201*) | |||||
| Décès, n (%) | 168 (81) | 172 (86) | ||||
Survie globale calculée par la méthode de Kaplan-Meier, semaines Médiane [IC à 95 %] | 75,0 [65,3-85,6] | 64,7 [53,3-74,4] | ||||
Rapport des risques instantanés (RRI) Valeur approximative [IC à 95 %] Valeur de p (test de Mantel bilatéral) | 0,87 [0,71-1,08] 0,210 | |||||
* Au terme de la période d’inscription à l’étude EGF100151 (3 avril 2006), 399 sujets avaient été répartis de façon aléatoire pour recevoir le traitement de l’étude et 9 autres sujets ont eu une évaluation de départ. Le traitement d’association a été offert à ces 9 sujets et à tous les autres qui recevaient déjà la capécitabine seule. Au total, 207 sujets ont reçu le traitement d’association et 201 sujets ont reçu la capécitabine en monothérapie.
Figure 1 Estimation de la survie globale selon la méthode de Kaplan-Meier : analyse en intention de traiter (1er octobre 2008)
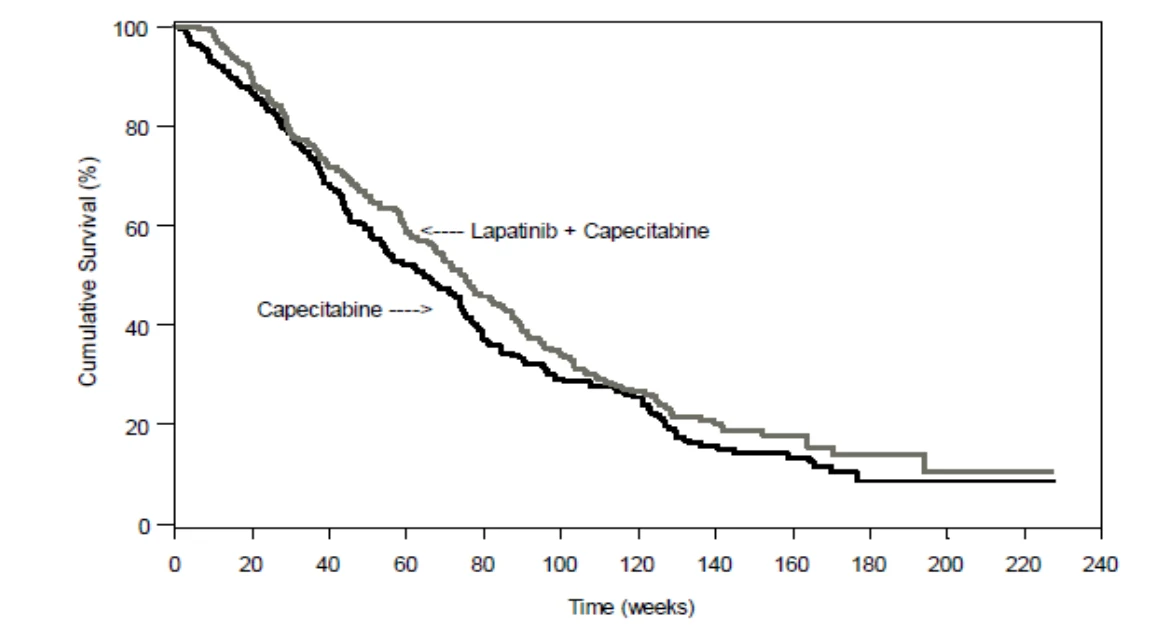
Association TYKERB-létrozole
Tableau 11 – Résumé des caractéristiques démographiques des patients dans les études cliniques pour les comprimés de TYKERB (ditosylate de lapatinib) en association avec le létrozole
| Nº | Conception | Posologie, voie d’administration et | Nombre de | Âge moyen | ||||||||||
| d’étude | de l’étude | durée | sujets (n) | (Tranche) | ||||||||||
| EGF30008 | répartition aléatoire, à double insu, contrôlé | TYKERB 1500 mg une fois par jour plus Létrozole 2,5 mg une fois par jour Ou, Létrozole avec placebo | 111 108 | 60,0 (44-85) 59,0 (45-87) | ||||||||||
TYKERB a été étudié en association avec le létrozole dans le traitement des femmes ménopausées atteintes d’un cancer du sein avancé ou métastatique positif pour les récepteurs hormonaux (récepteurs d’œstrogène [RE] positifs et/ou récepteurs de la progestérone [RP] positifs).
L’étude EGF30008 était un essai mené auprès de patientes atteintes d’un cancer du sein métastatique ou localement avancé, hormonosensible, qui n’avaient pas reçu de traitement antérieur pour leur maladie métastatique. L’objectif était d’évaluer et de comparer la durée de survie sans progression (SSP) chez les patientes atteintes d’un cancer du sein métastatique ou localement avancé ErbB2 (HER2) positif avec RE positifs et/ou RP positifs, traitées par l’association lapatinib-létrozole ou par le létrozole et un placebo. Le paramètre principal de l’étude était la durée de SSP évaluée par l’investigateur chez les femmes atteintes d’un cancer ErbB2 (HER2) positif. Un total de 1 286 patientes ont été réparties de façon aléatoire pour recevoir TYKERB à 1 500 mg une fois par jour et le létrozole à 2,5 mg une fois par jour, ou le létrozole et un placebo. La répartition aléatoire était stratifiée selon le foyer de la maladie et selon qu’un traitement antiestrogénique adjuvant avait déjà été administré ou non. Le statut des récepteurs ErbB2 (HER2) était déterminé rétrospectivement par le laboratoire central. Parmi tous les sujets répartis aléatoirement, 219 (17 %) présentaient des tumeurs surexprimant le récepteur ErbB2 (HER2), soit la « population ErbB2 (HER2) positive » (IHC 3+, ou IHC 2+ et FISH positive), qui était la population principale préétablie pour l’analyse de l’efficacité. Il y avait 952 patientes ErbB2 (HER2) négatives (74 %) et un total de 115 patients (9 %) dont le statut ErbB2 (HER2) n’avait pas été confirmé.
Les paramètres démographiques et pathologiques de départ étaient comparables dans les deux groupes de traitement; ils sont présentés dans le tableau ci-dessous pour la population ErbB2 (HER2) positive.
| Paramètres | TYKERB + létrozole | Létrozole | ||||||
| Groupe d’âge (%) < 65 ans ≥ 65 ans | 63 37 | 66 34 | ||||||
Race (%) Blanche Asiatique Hispanique Noire Autre | 74 11 13 2 < 1 | 84 5 8 3 0 | ||||||
| Statut hormonal (%) RE+ et/ou /RP+ RE- et RP- Inconnu | 84 9 7 | 85 6 8 | ||||||
| Délai médian écoulé depuis le diagnostic initial de cancer du sein (mois) | 29,2 | 27,8 | ||||||
Histologie au diagnostic initial (%) Canalaire infiltrant Lobulaire invasif Autrea | 86 10 4 | 81 10 9 | ||||||
Stade de la maladie au moment de l’admission à l’étude (%) IIIB ou IIIC IV | 5 95 | 6 94 | ||||||
Foyer de la maladie (strate), % Viscéral Os seulement | 86 14 | 83 17 | ||||||
RE = récepteur d’œstrogène
RP = récepteur de la progestérone
a Comprenait le carcinome tubulaire, le carcinome adénokystique, le carcinosarcome, et autres.
Dans la population ErbB2 (HER2) positive (n = 219), la durée de SSP (survie sans progression) déterminée par l’investigateur a été significativement plus longue avec l’association TYKERB-létrozole (n = 111) comparativement au létrozole avec placebo (n = 108) (voir le Tableau 12 et la Figure 2). La durée médiane de traitement dans la population ErbB2 (HER2) positive a été de 32,57 semaines chez les sujets recevant l’association TYKERB-letrozole et de 13,86 semaines chez ceux recevant le létrozole et un placebo. La majorité (53 % contre 67 %) des cas de SSP ont été constatés à l’une des trois premières évaluations (à 12, 24 et 36 semaines) dans le groupe recevant le traitement d’association et celui traité par le létrozole, respectivement.
Tableau 12 – Résultats d’efficacité – Étude EGF30008 (TYKERB-létrozole)
| Population ErbB2 (HER2) positive | Population ErbB2 (HER2) | |||||||||||
| négative | ||||||||||||
TYKERB à 1 500 mg/jour + létrozole à 2,5 mg/jour | Létrozole à 2,5 mg/jour | TYKERB à | Létrozole à 2,5 mg/jour | |||||||||
| 1 500 mg/jour | ||||||||||||
| + létrozole à | ||||||||||||
| 2,5 mg/jour | ||||||||||||
| n = 111 | n = 108 | n = 478 | n = 474 | |||||||||
| Durée médiane de SSPa, en semaines (IC à 95 %) | 35,4 (24,1; 39,4) | 13,0 (12,0; 23,7) | 59,7 (48,6; 69,7) | 58,3 (47,9; 62,0) | ||||||||
RRI Valeur de p | 0,71 (0,53; 0,96) 0,019 | 0,90 (0,77; 1,05) 0,188 | ||||||||||
SSP, Analyse de régression de Cox; RRI, Traitement Valeur de p | 0,65 (0,47; 0,89) 0,008 | 0,77 (0,64; 0,94) 0,010 | ||||||||||
| Taux de réponse (%) (IC à 95 %) | 27,9 (19,8; 37,2) | 14,8 (8,7; 22,9) | 32,6 (28,4; 37,0) | 31,6 (27,5; 36,0) | ||||||||
| TBCb (%) (IC à 95 %) | 47,7 (38,2; 57,4) | 28,7 (20,4; 38,2) | 58,2 (53,6; 62,6) | 56,5 (51,9; 61,1) | ||||||||
| SG médiane, semaines (IC à 95 %) | 144,7 (95,6; NÉ) | 140,3 (92,1; 159,4) | 174,4 (161,1; NÉ) | 179,7 (168,9; NÉ) | ||||||||
RRI, SG Valeur de p | 0,74 (0,5; 1,1) 0,113 | 1,15 (0,9; 1,4) 0,193 | ||||||||||
IC = intervalle de confiance; NÉ = non évaluable; RRI = rapport des risques instantanés; SG = survie globale; SSP = survie sans progression.
Surexpression des récepteurs ErbB2 (HER2) = IHC 3+, ou IHC 2+ et FISH positif; ErbB2 (HER2) négatif = IHC 0, 1+ ou 2+ et/ou FISH négatif.
a Calculée selon la méthode de Kaplan-Meier.
b TBC = Taux de bienfait clinique chez les patientes avec confirmation de réponse complète, de réponse partielle ou de maladie stable depuis au moins 6 mois (≥ 183 jours)
Figure 2 Estimation de la survie sans progression selon la méthode de Kaplan-Meier pour la population ErbB2 (HER2) positive dans l’étude EGF30008
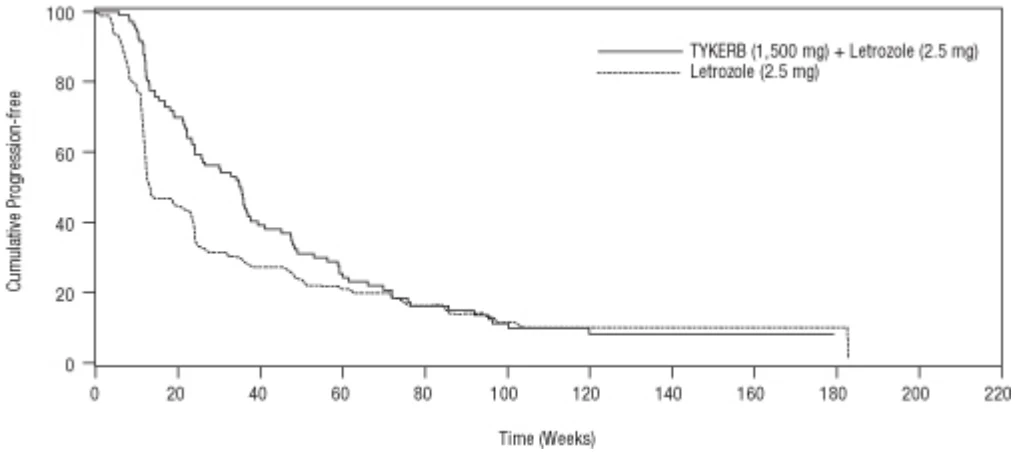
En vue d’explorer de façon plus approfondie l’influence des facteurs pronostiques initiaux sur la survie sans progression chez les sujets recevant l’association TYKERB-létrozole comparativement aux sujets recevant le létrozole seulement, une analyse de régression de Cox était préétablie; les résultats de cette analyse ont également été favorables au traitement d’association (RRI = 0,65 (IC à 95 % : 0,47-0,89); p = 0,008). En plus d’améliorer la survie sans progression dans la population ErbB2 (HER2) positive, le traitement par l’association TYKERB-létrozole a produit un meilleur taux de réponse objectif par rapport au létrozole en monothérapie (27,9 % et 14,8 % respectivement) et un meilleur taux de bienfait clinique (47,7 % et 28,7 % respectivement). Les données sur la survie globale étaient encore fragmentaires et 47 % des événements étaient survenus; on a toutefois observé une tendance favorable à l’association TYKERB-létrozole dans la population ErbB2 (HER2) positive (Tableau 12, Figure 3).
Figure 3 Estimation de la survie globale selon la méthode de Kaplan-Meier pour la population
ErbB2 (HER2) positive dans l’étude EGF30008
0
20
40
60
80
100
0 20 40 60 80 100 120 140 160 180 200
111 104 92 82 69 51 42 26 15 7 2 Letrozole 2.5mg + Lapatinib 1500mg Subjects At Risk
108 96 78 71 61 46 35 27 10 6 1 Letrozole 2.5mg + Placebo
Time from Randomisation (Weeks)
Letrozole 2.5mg + Lapatinib 1500mg Letrozole 2.5mg + Placebo
Dans la population ErbB2 (HER2) négative (n = 952), aucune différence significative n’a été observée entre les groupes de traitement quant à la survie sans progression (Tableau 12). Les données sur la survie globale étaient encore fragmentaires au moment du rapport et 34 % des événements étaient survenus; on a toutefois observé une tendance vers une diminution potentielle de la survie globale dans le groupe recevant l’association TYKERB-létrozole (Tableau 12).
15 MICROBIOLOGIE
Sans objet
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité d’une dose unique :
La dose orale non létale approximative de lapatinib chez la souris et le rat dépasse 2 000 mg/kg (dose maximale testée), ce qui représente environ 8 fois (souris) et 16 fois (rat) la dose recommandée chez l’humain adulte (1 250 mg/jour).
Toxicité de doses répétées :
Le profil de toxicité chronique du lapatinib administré par voie orale a été évalué dans une série d’études d’une durée maximum de 26 semaines chez le rat, à raison de 20, 60 et 180 mg/kg/jour (mâles) ou de 120 mg/kg/jour (femelles) et de 39 semaines chez le chien, à raison de 10, 40 et 100 mg/kg. L’ensemble des données indique que la toxicité du lapatinib touche le foie, le tube digestif et la peau. Les doses provoquant des effets toxiques correspondent à peu près à l’exposition clinique prévue chez l’humain.
Toxicité de l’association :
TYKERB est indiqué en association avec la capécitabine. Or, la capécitabine et le lapatinib exercent des effets toxiques sur plusieurs organes cibles semblables, notamment la peau, le tube digestif et le foie. Au cours des essais cliniques, la fréquence des effets indésirables a été plus élevée chez les sujets traités par l’association TYKERB + capécitabine que chez les sujets sous capécitabine en monothérapie, ce qui laisse entrevoir le risque d’une toxicité accrue (voir 8 EFFETS INDÉSIRABLES). Aucune étude de toxicité n’a été réalisée en vue d’évaluer si l’administration concomitante de lapatinib et de capécitabine donne lieu à une toxicité organique cumulative.
Pharmacologie de l’innocuité :
L’effet du lapatinib sur les courants de queue des canaux ioniques hERG a été étudié sur des cellules HEK-293 transfectées de façon stable. Le lapatinib a inhibé les courants de façon proportionnelle à la concentration, comparativement à l’excipient (n = 5-6 cellules par concentration testée). Les CI25 et CI50 étaient autour de 0,181 et 1,11 µM (0,1052 et 0,6450 µg/mL), respectivement. Les valeurs CI25 et CI50 sont respectivement 4,3 et 26,5 fois plus élevées que la Cmax libre obtenue chez l’humain avec une dose orale de 1 250 mg/jour de TYKERB (0,0243 g/mL, d’après une liaison aux protéines de 99 %).
Aucun effet lié au traitement n’a été relevé sur les paramètres des potentiels d’action au niveau des fibres de Purkinje cardiaques isolées du chien après un traitement par le lapatinib à des concentrations allant jusqu’à 2,56 µg/mL.
Chez des chiens beagle mâles conscients munis d’un dispositif de télémesure (n = 4), la fonction cardiovasculaire a été évaluée dans une étude croisée où on a administré des doses orales de 0, 50, 150 et 500 mg/kg. Les valeurs moyennes de la tension artérielle systolique, diastolique et générale étaient plus élevées chez les animaux traités que chez les témoins suivant l’administration de 150 et 500 mg/kg après environ 10 à 14 heures ou 6 à 14 heures respectivement. La dose sans effet nocif observé pour l’étude était de 50 mg/kg. Aucun effet sur les intervalles ECG n’a été observé.
Cancérogénicité :
Dans une étude de cancérogénicité de deux ans menée chez la souris, où les animaux des deux sexes ont reçu le lapatinib à raison de 75, 150 et 300 mg/kg/jour, on a observé une surmortalité chez les mâles aux doses de 150 et 300 mg/kg/jour et chez les femelles à la dose la plus élevée, en lien avec des effets toxiques cutanés. Comme les mâles recevant 300 mg/kg/jour ont été sacrifiés prématurément, le pouvoir cancérogène n’a pu être évalué chez ce groupe. Il n’y a eu aucun signe d’effet cancérogène chez les mâles aux doses de 150 mg/kg/jour ou moins et chez les femelles aux doses de 300 mg/kg/jour ou moins (correspondant à 2 fois l’exposition clinique prévue chez l’humain).
Une étude de deux ans sur le pouvoir cancérogène du lapatinib chez le rat a été effectuée, au cours de laquelle les mâles ont reçu 60, 120, 240 et 500 mg/kg/jour et les femelles 20, 60, 180 et 300 mg/kg/jour. Une surmortalité, reliée à des effets toxiques cutanés, a été observée chez les mâles à la dose de 500 mg/kg/jour et chez les femelles à la dose de 300 mg/kg/jour. Des femelles ont présenté des infarctus rénaux à partir de 60 mg/kg/jour (7 fois l’exposition clinique prévue) et une nécrose papillaire à partir de 180 mg/kg/jour (10 fois l’exposition clinique prévue). La fréquence d’hémangiome bénin des ganglions lymphatiques mésentériques était plus élevée chez les mâles aux doses ≥ 120 mg/kg/jour et chez les femelles à la dose de 180 mg/kg/jour (correspondant respectivement à 1 et 10 fois l’exposition clinique prévue chez l’humain), mais elle se situait à l’intérieur des valeurs de référence. La pertinence clinique de ces observations est incertaine.
Génotoxicité :
Le lapatinib ne s’est révélé ni clastogène ni mutagène au cours d’une batterie d’épreuves : test d’aberrations chromosomiques chez le hamster chinois, test d’Ames, test d’aberrations chromosomiques sur lymphocytes humains et test d’aberrations chromosomiques réalisé in vivo sur moelle osseuse de rat.
Toxicologie pour la reproduction et le développement :
On n’a pas observé d’effets sur la fonction gonadique, l’accouplement ou la fertilité chez les rats des deux sexes à des doses atteignant 120 mg/kg/jour (femelles) et 180 mg/kg/jour (mâles) (correspondant respectivement à 8 et 3 fois l’exposition clinique prévue chez l’humain). On ignore l’effet de TYKERB sur la fertilité chez l’humain.
Le lapatinib a été étudié chez des rates et des lapines gravides, à qui on a administré des doses orales de 30, 60 et 120 mg/kg/jour. Il n’y a pas eu d’effets tératogènes, mais on a observé des anomalies mineures (artère ombilicale du côté gauche, côte cervicale et ossification précoce) chez les rates exposées à la dose de 120 mg/kg/jour (8 fois l’exposition clinique prévue chez l’humain), toxique pour les mères. Chez le lapin, le lapatinib a été associé à une toxicité maternelle aux doses de 60 et 120 mg/kg/jour (respectivement 0,08 et 0,23 fois l’exposition clinique prévue chez l’humain) et à des avortements, à la dose de 120 mg/kg/jour. La toxicité maternelle s’est traduite par une réduction du poids des fœtus, une diminution du nombre de fœtus vivants et de légères anomalies osseuses. La dose sans effet nocif sur le développement a été évaluée à 60 mg/kg/jour chez les rates et à 30 mg/kg/jour chez les lapines (respectivement 4 et 0,03 fois l’exposition clinique prévue chez l’humain).
L’étude sur le développement prénatal et postnatal chez le rat a révélé une réduction de la survie des ratons entre la naissance et le 21e jour après la naissance, aux doses de 60 et 120 mg/kg/jour. Au cours de cette étude, la dose la plus élevée sans effet nocif était de 20 mg/kg/jour (3 fois l’exposition clinique prévue chez l’humain).