


Monographie de produit - Xydalba
1 INDICATIONS
XYDALBA (dalbavancine pour injection) est indiqué pour :
- le traitement des adultes et des enfants âgés de 3 mois et plus atteints d’infections bactériennes aiguës de la peau et des structures cutanées (acute bacterial skin and skin structure infections, ABSSSI), causées par des isolats sensibles à cet antibiotique des microorganismes à Gram positif suivants : Staphylococcus aureus (y compris les souches sensibles et les souches résistantes à la méthicilline), Streptococcus pyogenes, Streptococcus agalactiae, Streptococcus dysgalactiae, Streptococcus anginosus (groupe) (y compris Streptococcus anginosus, Streptococcus intermedius, Streptococcus constellatus) et Enterococcus faecalis (souches sensibles à la vancomycine).
XYDALBA n’est pas actif contre les bactéries à Gram négatif; par conséquent, un traitement combiné peut être cliniquement indiqué si l’ABSSSI est polymicrobienne et comporte des pathogènes à Gram négatif soupçonnés ou documentés.
XYDALBA a bien été étudié pour le traitement de la cellulite/de l’érysipèle, des abcès cutanés majeurs ou des plaies infectées. Les autres types d’infections de la peau compliquées (y compris l’ulcère du pied causé par le diabète, la fasciite nécrosante ou l’escarre de décubitus) n’ont pas été étudiées.
Afin de réduire le développement de bactéries résistantes aux antibiotiques et de préserver l’efficacité de XYDALBA et d’autres agents antibactériens, XYDALBA ne doit être utilisé que pour traiter des infections dont il est prouvé ou fortement soupçonné qu’elles sont causées par des bactéries sensibles à cet agent. Lorsque des données de cultures ou de sensibilité sont disponibles, elles doivent être prises en compte dans le choix ou la modification du traitement antibactérien. En l’absence de telles données, les profils locaux d’épidémiologie et de sensibilité peuvent contribuer au choix empirique d’un traitement.
1.1 Enfants
Enfants (âgés de ≥ 3 mois) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de XYDALBA dans la population pédiatrique (âgée de 3 mois et plus) ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique chez les patients âgés de 3 mois et plus (voir 4.2 Dose recommandée et modification posologique; 7.1.3 Enfants).
Enfants (âgés de < 3 mois) : L’innocuité et l’efficacité de XYDALBA chez les patients de moins de 3 mois n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (âgées de > 65 ans) : Les données d’études cliniques portent à croire que l’utilisation de ce médicament chez les personnes âgées n’est pas associée à des différences significatives d’innocuité ou d’efficacité. La pharmacocinétique de XYDALBA n’était pas significativement altérée avec l’âge; par conséquent, aucune modification posologique n’est nécessaire en fonction de l’âge seulement (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
2 CONTRE-INDICATIONS
XYDALBA (dalbavancine pour injection) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE. On ne dispose d’aucune donnée sur la réactivité croisée entre la dalbavancine et les autres glycopeptides, y compris la vancomycine et la télavancine.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- L’innocuité et l’efficacité de XYDALBA administré à des doses supérieures à 1 500 mg n’ont pas été établies.
- Dans l’ABSSSI, les types d’infection traitées étaient la cellulite/l’érysipèle, les abcès cutanés majeurs et les plaies infectées. Les autres types d’infections de la peau n’ont pas été étudiées.
- XYDALBA n’est pas actif contre les bactéries à Gram négatif; par conséquent, un traitement combiné peut être cliniquement indiqué si l’ABSSSI est polymicrobienne et comporte des pathogènes à Gram négatif soupçonnés ou documentés.
- Voir Dose recommandée et modification posologique pour l’insuffisance rénale.
- Voir Dose recommandée et modification posologique pour l’insuffisance hépatique.
4.2 Dose recommandée et modification posologique
Dose recommandée
Adultes
Le schéma posologique recommandé pour XYDALBA chez les patients adultes atteints d’ABSSSI est de 1 500 mg en une dose unique ou en une dose de 1 000 mg suivie d’une dose de 500 mg une semaine plus tard. XYDALBA doit être administré par perfusion intraveineuse pendant une durée de 30 minutes.
Enfants (âgés de ≥ 6 ans à < 18 ans)
Le schéma posologique recommandé pour XYDALBA chez les enfants (âgés de ≥ 6 ans) et les adolescents atteints d’ABSSSI est de 18 mg / kg de poids corporel en une dose unique (maximum de 1 500 mg). XYDALBA doit être administré par perfusion intraveineuse pendant une durée de 30 minutes.
Enfants (âgés de ≥ 3 mois à < 6 ans)
Le schéma posologique recommandé pour XYDALBA chez les nourrissons et les enfants (âgés de 3 mois à moins de 6 ans) atteints d’ABSSSI est de 22,5 mg / kg de poids corporel en une dose unique (maximum de 1 500 mg). XYDALBA doit être administré par perfusion intraveineuse pendant une durée de 30 minutes.
Enfants (âgés de < 3 mois)
L’indication d’utilisation chez les enfants âgés de moins de 3 mois n’est pas autorisée par Santé Canada.
Modification posologique
Insuffisance rénale chez les adultes
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée (clairance de la créatinine ≥ 30 à 79 mL/min). Aucun ajustement posologique n’est nécessaire chez les patients traités par hémodialyse selon un calendrier régulier (trois fois par semaine), et XYDALBA peut être administré sans tenir compte du calendrier d’hémodialyse.
Chez les patients présentant une insuffisance rénale avec une clairance de la créatinine connue < 30 mL/min et qui ne sont pas traités par hémodialyse selon un calendrier régulier, la dose recommandée de XYDALBA doit être réduite à une dose de 1 000 mg administrée en une seule perfusion, ou à une dose de 750 mg, suivie une semaine plus tard d’une dose de 375 mg (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Tableau 1 – Posologie de XYDALBA chez des patients atteints d’insuffisance rénale
| ClCr estimée1 | XYDALBA Schéma posologique en une seule dose2 | XYDALBA Schéma posologique en deux doses2 |
> 30 mL/min ou soumis régulièrement à une hémodialyse | 1 500 mg | 1 000 mg suivis de 500 mg une semaine plus tard |
< 30 mL/min et non soumis régulièrement à une hémodialyse | 1 000 mg | 750 mg suivis de 375 mg une semaine plus tard |
1 Calculée selon la formule de Cockcroft-Gault.
2 Administrer par perfusion intraveineuse pendant 30 minutes. Insuffisance rénale chez les enfants
Aucun ajustement posologique n’est nécessaire chez les patients pédiatriques présentant une insuffisance rénale légère ou modérée (clairance de la créatinine ≥ 30 à 79 mL/min). Puisqu’aucune donnée d’observation pharmacocinétique n’est disponible, les informations sont insuffisantes pour recommander un ajustement posologique chez les patients pédiatriques dont la clairance de la créatinine est inférieure à 30 mL/min/1,73 m2. XYDALBA n’est donc pas recommandé chez les patients pédiatriques présentant une insuffisance rénale sévère (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Insuffisance hépatique chez les adultes
Aucun ajustement posologique de XYDALBA n’est recommandé pour les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh). XYDALBA doit être utilisé avec précaution chez les patients présentant une insuffisance hépatique modérée ou grave (classes B et C de Child-Pugh) car il n’y a aucune donnée disponible permettant de déterminer la posologie appropriée chez ces patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique et 10.3 Pharmacocinétique, populations et états pathologiques particuliers, Insuffisance hépatique).
Insuffisance hépatique chez les enfants
L’utilisation de XYDALBA chez les patients pédiatriques atteints d’une insuffisance hépatique (légère, modérée ou sévère) n’a pas été évaluée. La prudence est donc de mise lors de la prescription de XYDALBA à ces patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique et 10.3 Pharmacocinétique, populations et états pathologiques particuliers, Insuffisance hépatique).
4.3 Administration
Utilisation intraveineuse
Après reconstitution et dilution, XYDALBA doit être administré par perfusion intraveineuse pendant une durée totale de perfusion de 30 minutes.
Ne pas perfuser XYDALBA conjointement à d’autres médicaments ou à des électrolytes. Les solutions contenant du chlorure de sodium peuvent causer la formation d’un précipité et ne doivent pas être utilisées. La compatibilité de la solution reconstituée de XYDALBA avec des médicaments, additifs ou substances administrés par voie intraveineuse autres que le dextrose à 5 % pour injection n’a pas été démontrée.
Si on utilise un cathéter intraveineux typique pour administrer d’autres médicaments en plus de XYDALBA, le cathéter doit être rincé avec une solution de dextrose à 5 % pour injection avant et après chaque perfusion de XYDALBA.
4.4 Reconstitution
XYDALBA (dalbavancine pour injection) doit être reconstitué soit avec de l’eau stérile pour injection, soit avec du dextrose à 5 % pour injection, et par la suite dilué seulement avec du dextrose à 5 % pour injection, jusqu’à atteindre une concentration finale comprise entre 1 mg/mL et 5 mg/mL.
Reconstitution : XYDALBA doit être reconstitué dans des conditions aseptiques, en utilisant 25 mL d’eau stérile pour injection ou de dextrose à 5 % pour injection, pour chaque flacon de 500 mg (Tableau 2). Pour éviter la formation de mousse, faire tournoyer et inverser délicatement le flacon en alternance, jusqu’à ce que son contenu soit complètement dissout. Ne pas agiter. Le flacon reconstitué contient 20 mg/mL d’une solution de dalbavancine limpide, incolore à jaune.
Tableau 2 – Reconstitution
| Taille du flacon | Volume de diluant à ajouter au flacon | Volume disponible approximatif | Concentration nominale par mL |
| 48 mL | 25 mL | 25 mL | dalbavancine à 20 mg/mL |
Les flacons reconstitués peuvent être conservés soit au réfrigérateur à une température comprise entre 2 et 8 °C, soit à une température ambiante contrôlée comprise entre 20 et 25 °C. Ne pas congeler.
Dilution : Transférer de manière aseptique la dose requise de la solution reconstituée de dalbavancine du (des) flacon(s) dans une poche ou un flacon pour perfusion intraveineuse contenant une solution de dextrose à 5 % pour injection. Pour la population pédiatrique, la dose de dalbavancine dépendra de l’âge et du poids de l’enfant, jusqu’à un maximum de 1 500 mg (voir 4.2 Dose recommandée et modification posologique). La solution diluée doit avoir une concentration finale de dalbavancine comprise entre 1 mg/mL et 5 mg/mL. Jeter toute portion inutilisée de la solution reconstituée.
Une fois dilué dans une poche ou un flacon pour perfusion intraveineuse comme décrit ci- dessus, XYDALBA peut être conservé soit au réfrigérateur à une température comprise entre 2 et 8 °C, soit à une température ambiante contrôlée comprise entre 20 et 25 °C. Ne pas congeler.
La durée totale écoulée entre la reconstitution, la dilution et l’administration ne doit pas dépasser 48 heures.
Comme tous les médicaments administrés par voie parentérale, la solution diluée de XYDALBA doit être examinée visuellement avant la perfusion, afin de déceler la présence de particules. Si des particules sont observées, ne pas utiliser la solution.
5 SURDOSAGE
Aucune information particulière n’est disponible sur le traitement du surdosage de XYDALBA, puisqu’une toxicité limitant la dose n’a pas été observée pendant les études cliniques. Dans des études de phase 1, des doses cumulatives allant jusqu’à 4 500 mg sur une période pouvant aller jusqu’à 8 semaines ont été administrées à des volontaires en santé, sans signe de toxicité ni résultats d’examens de laboratoire préoccupants sur le plan clinique.
Le traitement d’un surdosage de XYDALBA doit consister à observer et à appliquer les mesures générales de soutien appropriées. Bien qu’aucune information ne soit disponible en particulier sur l’utilisation de l’hémodialyse pour traiter un surdosage, dans une étude de phase 1 menée chez des patients présentant une insuffisance rénale, moins de 6 % de la dose recommandée de dalbavancine ont été éliminés après 3 heures d’hémodialyse (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 – Formes posologiques, concentrations, composition et emballage
XYDALBA est offert dans des flacons en verre transparent sous la forme d’une poudre stérile, lyophilisée, sans agent de conservation, blanche à blanc cassé à jaune pâle, contenant du chlorhydrate de dalbavancine (l’équivalent de 500 mg de dalbavancine sous la forme de la base libre).
Une boîte contient un seul flacon en verre de type I de 48 mL, à usage unique, avec un bouchon en élastomère et un sceau amovible vert.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Réactions liées à la perfusion
XYDALBA est administré par perfusion intraveineuse, pendant une durée totale de perfusion de 30 minutes afin de minimiser le risque de réactions liées à la perfusion. Les perfusions intraveineuses rapides de XYDALBA peuvent provoquer des réactions similaires à celles du
Voie d’administration | Forme posologique / Concentration / Composition | Ingrédients non médicinaux |
Intraveineuse (IV) (perfusion) | Poudre lyophilisée pour solution/500 mg de dalbavancine (sous forme de chlorhydrate de dalbavancine) par flacon | Acide chlorhydrique Hydroxyde de sodium Lactose monohydraté Mannitol |
« Red man syndrome » (syndrome de l’homme rouge), incluant bouffées vasomotrices de la partie supérieure du corps, urticaire, prurit et/ou éruption cutanée. Arrêter ou ralentir la perfusion peut faire cesser ces réactions.
Polyinfections
En cas de polyinfections où la présence de bactéries à Gram négatif est suspectée, les patients doivent aussi être traités avec le ou les agent(s) antibactérien(s) approprié(s) contre les bactéries à Gram négatif (voir 15 MICROBIOLOGIE).
Limites des données cliniques
L’innocuité et l’efficacité de XYDALBA administré à des doses supérieures à 1 500 mg n’ont pas été établies. Dans les principaux essais cliniques sur les infections bactériennes aiguës de la peau et des structures cutanées (acute bacterial skin and skin structure infections, ABSSSI), les types d’infections traitées se limitaient uniquement à la cellulite/l’érysipèle, les abcès et les plaies infectées. On ne dispose pas d’expérience avec XYDALBA dans le traitement des patients gravement immunodéprimés.
Conduite de véhicules et utilisation de machines
Aucune étude des effets sur la capacité à conduire et à utiliser des machines n’a été réalisée. Des étourdissements peuvent survenir et avoir un effet sur la conduite et l’utilisation des machines (voir 8 EFFETS INDÉSIRABLES). Il faut user de prudence appropriée lorsqu’on conduit ou qu’on fait fonctionner un véhicule ou des machines potentiellement dangereuses.
Gastro-intestinal
Maladie associée à Clostridium difficile (MACD)
Des cas de maladie associée à Clostridium difficile (MACD) ont été signalés avec l’utilisation de nombreux agents antibactériens, dont XYDALBA. La gravité de la MACD peut aller de la diarrhée bénigne à la colite fatale. Il est important de prendre en compte ce diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, de colite pseudomembraneuse, de mégacôlon toxique ou de perforation du côlon suite à l’administration d’un agent antibactérien. La survenue de la MACD a été rapportée jusqu’à deux mois après l’administration d’agents antibactériens.
Tout traitement par des agents antibactériens peut altérer la flore normale du côlon et peut contribuer à la prolifération de Clostridium difficile. Clostridium difficile produit les toxines A et B, qui contribuent au développement de la MACD. La MACD peut causer une morbidité et une mortalité significatives. La MACD peut être réfractaire à une thérapie antimicrobienne.
Si le diagnostic de MACD est soupçonné ou confirmé, il faut instaurer des mesures thérapeutiques appropriées. Les formes légères de MACD répondent généralement à l’interruption des agents antibactériens qui ne sont pas dirigés contre Clostridium difficile. Pour les formes modérées ou graves, diverses mesures peuvent être envisagées : administration de liquides et d’électrolytes, suppléments de protéines et traitement par un antibiotique efficace contre Clostridium difficile. Il faut procéder à une évaluation chirurgicale si cela est cliniquement indiqué, une intervention chirurgicale pouvant être nécessaire dans certains cas graves (voir 8 EFFETS INDÉSIRABLES).
Hépatique/biliaire/pancréatique
Aucun ajustement posologique de XYDALBA n’est recommandé pour les patients adultes présentant une insuffisance hépatique légère (classe A de Child-Pugh). XYDALBA doit être utilisé avec précaution chez les patients adultes présentant une insuffisance hépatique modérée ou grave (classes B et C de Child-Pugh) car il n’y a aucune donnée disponible permettant de déterminer la posologie appropriée chez ces patients (voir 4.2 Dose recommandée et modification posologique).
Dans les essais cliniques chez les adultes de phase 2 et 3, davantage de patients traités par XYDALBA que par le comparateur et dont les taux de transaminase étaient normaux à la référence présentaient une élévation du taux d’alanine aminotransférase (ALAT) supérieure à trois fois la limite supérieure de la normale (LSN). Dans l’ensemble, des anomalies dans les tests de la fonction hépatique (ALAT, ASAT, bilirubine) ont été rapportées avec une fréquence similaire dans les groupes traités par XYDALBA et par le comparateur (voir 8 EFFETS INDÉSIRABLES).
La prudence est de mise lors de la prescription de XYDALBA à des patients pédiatriques atteints d’insuffisance hépatique (légère, modérée ou sévère), car aucune donnée n’est disponible pour déterminer la posologie appropriée chez ces patients (voir 4.2 Dose recommandée et modification posologique).
Immunitaire
Réactions d’hypersensibilité
Une hypersensibilité grave (réactions anaphylactiques/anaphylactoïdes) et des réactions cutanées ont été signalées chez des patients traités par XYDALBA. En cas de réaction allergique, on doit donc interrompre le traitement par XYDALBA et établir un traitement approprié pour la réaction allergique. Avant d’utiliser XYDALBA, il faut interroger soigneusement le patient à propos d’éventuelles réactions d’hypersensibilité antérieures aux glycopeptides et, à cause de la possibilité d’une réaction de sensibilité croisée, user de prudence chez les patients ayant des antécédents d’allergie aux glycopeptides (voir 8 EFFETS INDÉSIRABLES).
Rénal
Les informations relatives à l’efficacité et à l’innocuité de XYDALBA chez des patients présentant une clairance de la créatinine < 30 mL/min sont limitées. D’après des simulations, un ajustement posologique est nécessaire pour les patients adultes présentant une insuffisance rénale chronique avec une clairance de la créatinine connue < 30 mL/min et qui ne reçoivent pas un traitement régulier par hémodialyse (voir, 4.2 Dose recommandée et modification posologique et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Les informations sont insuffisantes pour recommander un ajustement posologique chez les patients pédiatriques ayant une clairance de la créatinine < 30 mL/min/1,73 m2. L’utilisation de XYDALBA n’est donc pas recommandée chez les patients pédiatriques atteints d’une insuffisance rénale sévère (voir 4.2 Dose recommandée et modification posologique et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Les études menées sur des animaux ont montré une réduction de la fertilité de ces derniers (voir 16 TOXICOLOGIE NON CLINIQUE). Le risque potentiel pour les humains est inconnu.
Sensibilité/résistance
Développement de bactéries résistantes au médicament
Prescrire XYDALBA en l’absence d’une infection bactérienne démontrée ou fortement soupçonnée est peu susceptible de procurer des bienfaits aux patients, et une telle utilisation suscite le risque de voir apparaître des bactéries pharmacorésistantes.
Potentiel de prolifération microbienne
L’utilisation de tout antibiotique, y compris XYDALBA, peut favoriser la croissance excessive de micro-organismes non sensibles. Si une surinfection survient au cours du traitement, on doit prendre les mesures appropriées.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’existe pas de données concernant l’utilisation de XYDALBA chez la femme enceinte. Les études menées sur les animaux ont montré une toxicité pour la reproduction (voir ci-dessous et 16 TOXICOLOGIE NON CLINIQUE). Il ne faut administrer XYDALBA à la femme enceinte que si les bienfaits pour cette dernière l’emportent clairement sur les risques pour le fœtus.
On n’a pas observé de malformations ou de toxicité embryofœtales liées au traitement chez des rates ou des lapines gravides exposées à des concentrations de dalbavancine pertinentes sur le plan clinique. Le traitement de rates gravides par des doses de dalbavancine correspondant à une exposition 3,5 fois plus importante que chez l’humain pendant le développement embryonnaire précoce et de l’implantation jusqu’à la fin de la lactation ont entraîné un retard de la maturation fœtale et des perte fœtales accrues, respectivement (voir ci-dessous et 16 TOXICOLOGIE NON CLINIQUE).
Données chez l’animal
On n’a pas trouvé de preuve de toxicité embryonnaire ou fœtale chez le rat ou le lapin à une dose de 15 mg/kg/jour (1,2 et 0,7 fois la dose utilisée chez l’humain en termes d’exposition, respectivement). Un retard de la maturation fœtale a été observé chez le rat à une dose de 45 mg/kg/jour (correspondant à une exposition 3,5 fois supérieure à celle utilisée chez l’humain).
Dans une étude sur le développement prénatal et postnatal chez le rat, des augmentations de la létalité embryonnaire et des décès après la mise bas ont été observées à une dose de 45 mg/kg/jour (correspondant à une exposition 3,5 fois supérieure à celle utilisée chez l’humain) (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
On ne sait pas si XYDALBA ou ses métabolites sont excrétés dans le lait humain. Toutefois, la dalbavancine est excrétée dans le lait maternel des rates et pourrait être excrétée dans le lait maternel humain. Par conséquent, des précautions doivent être prises lorsque XYDALBA est administré à une femme qui allaite.
Les bienfaits de l’allaitement pour le développement et la santé doivent être soupesés par rapport au besoin clinique pour la mère de recevoir XYDALBA et à tout effet indésirable potentiel de XYDALBA ou de la condition sous-jacente de la mère sur l’enfant allaité.
7.1.3 Enfants
Enfants (âgés de < 3 mois) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de XYDALBA dans la population pédiatrique âgée de moins de 3 mois n’ont pas été démontrées ; par conséquent, l’indication d’utilisation n’est pas autorisée par Santé Canada chez les enfants âgés de moins de 3 mois.
7.1.4 Personnes âgées
Sur les 2 473 patients traités par XYDALBA dans des études cliniques de phase 2 et 3, 403 patients (16,3 %) avaient 65 ans ou plus. Les profils d’efficacité et de tolérabilité de XYDALBA étaient similaires à ceux du comparateur, indépendamment de l’âge. La pharmacocinétique de XYDALBA n’était pas significativement altérée avec l’âge; par conséquent, aucune modification posologique n’est nécessaire en fonction de l’âge seulement.
XYDALBA est en grande partie excrété par les reins, et le risque d’effets indésirables pourrait être plus élevé chez les patients atteints d’insuffisance rénale. Étant donné que les personnes âgées sont plus susceptibles de présenter une diminution de la fonction rénale, il faut user de prudence dans le choix de la dose chez ces patients.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables ont été évalués chez 2 473 patients adultes traités par XYDALBA : 1 778 patients ont été traités par XYDALBA dans sept études cliniques de phase 2/3 comparant XYDALBA à d’autres médicaments antibactériens, et 695 patients ont été traités par XYDALBA dans une étude de phase 3 comparant des schémas posologiques à une dose ou à deux doses de XYDALBA. Chez les patients pédiatriques, les effets indésirables ont été évalués chez 168 patients traités par XYDALBA (90 patients recevant un schéma posologique à une dose unique et 78 patients recevant un schéma posologique à deux doses) dans le cadre d’une étude de phase 3 comparant XYDALBA à des médicaments antibactériens de comparaison.
Effets indésirables graves et effets indésirables entraînant l’arrêt du traitement Des effets indésirables graves sont survenus chez 121/2 473 (4,9 %) des patients traités par XYDALBA selon l’un ou l’autre des schémas posologiques. Dans les études de phase 2/3 comparant XYDALBA à un autre médicament, des effets indésirables graves sont survenus chez 109/1 778 (6,1 %) des patients dans le groupe XYDALBA et chez 80/1 224 (6,5 %) des patients dans le groupe recevant un autre médicament. Dans une étude de phase 3 comparant des schémas posologiques à une dose ou à deux doses de XYDALBA, des effets indésirables graves sont survenus chez 7/349 (2,0 %) des patients dans le groupe recevant XYDALBA en une seule dose, et chez 5/346 (1,4 %) des patients dans le groupe recevant XYDALBA en deux doses.
Le traitement par XYDALBA a été arrêté à cause d’un effet indésirable chez 64/2473 (2,6 %) des patients traités par XYDALBA selon l’un ou l’autre des schémas posologiques. Dans les études de phase 2/3 comparant XYDALBA à un autre médicament, le traitement par XYDALBA a été arrêté à cause d’un effet indésirable chez 53/1 778 (3,0 %) des patients dans le groupe XYDALBA et chez 35/1 224 (2,9 %) des patients dans le groupe recevant un autre médicament. Dans une étude de phase 3 comparant des schémas posologiques à une dose ou à deux doses de XYDALBA, le traitement par XYDALBA a été arrêté à cause d’un effet indésirable chez 6/349 (1,7 %) des patients dans le groupe recevant XYDALBA en une seule dose, et chez 5/346 (1,4 %) des patients dans le groupe recevant XYDALBA en deux doses.
Des effets indésirables graves sont survenus chez 3/168 (1,8 %) des patients pédiatriques traités par XYDALBA, tous dans le groupe recevant une dose unique. Aucun effet indésirable n’a mené à l’arrêt du traitement par XYDALBA.
Effets indésirables les plus fréquents
Les effets indésirables les plus souvent observés chez les patients adultes traités par XYDALBA selon tout schéma posologique étaient la nausée (4,7 %), les céphalées (3,8 %) et la diarrhée (3,4 %). La durée médiane des effets indésirables était de 3,0 jours chez les patients traités par XYDALBA. Dans les études de phase 2/3 comparant XYDALBA à un autre médicament, la durée médiane des effets indésirables était de 3,0 jours pour les patients dans le groupe XYDALBA et de 4,0 jours chez les patients dans le groupe recevant un autre médicament. Dans une étude de phase 3 comparant des schémas posologiques à une dose ou à deux doses de XYDALBA, la durée médiane des effets indésirables était de 3,0 pour les patients dans chacun des groupes recevant XYDALBA en une ou deux doses. Chez les patients pédiatriques, les effets indésirables les plus fréquents ont été la pyrexie (1,2 %) et la toux (1,2 %), tous deux observés chez 2 patients du groupe recevant le schéma posologique à deux doses.
Description de classes sélectionnées d’effets indésirables
Une ototoxicité a été associée à l’utilisation des glycopeptides (p. ex., la vancomycine); les patients recevant un traitement concomitant avec un agent ototoxique, tel qu’un aminoglycoside, peuvent être exposés à un risque accru.
8.2 Effets indésirables observées dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation de leurs taux.
Le Tableau 4 énumère des effets indésirables survenant chez 1 % ou plus des patients traités par XYDALBA dans le cadre des études cliniques de phase 2/3. Un lien de causalité entre le médicament à l’étude et les effets indésirables n’a pas toujours été démontré.
Tableau 4 – Effets indésirables apparus sous traitement survenus chez ≥ 1 % des patients recevant XYDALBA, par ordre de fréquence décroissant : Données regroupées de 8 études de phase 2/3
| Schéma posologique de XYDALBA | ||||
Dose unique de 1 500 mga n = 349 (%) | 1 000 mg au jour 1 et 500 mg au jour 8b n = 2 124 (%) | XYDALBA, dose et schéma posologique quelconquesc n = 2 473 (%) | Comparateurd n = 1 224 (%) | |
| Infection et infestations | ||||
| Infection urinaire | 2 (0,6) | 36 (1,7) | 38 (1,5) | 16 (1,3) |
| Cellulite | 1 (0,3) | 28 (1,3) | 29 (1,2) | 18 (1,5) |
| Affections hématologiques et du système lymphatique | ||||
| Anémie | 1 (0,3) | 36 (1,7) | 37 (1,5) | 20 (1,6) |
| Schéma posologique de XYDALBA | ||||
Dose unique de 1 500 mga n = 349 (%) | 1 000 mg au jour 1 et 500 mg au jour 8b n = 2 124 (%) | XYDALBA, dose et schéma posologique quelconquesc n = 2 473 (%) | Comparateurd n = 1 224 (%) | |
| Affections psychiatriques | ||||
| Insomnie | 0 (0,0) | 28 (1,3) | 28 (1,1) | 30 (2,5) |
| Affections du système nerveux | ||||
| Maux de tête | 6 (1,7) | 87 (4,1) | 93 (3,8) | 59 (4,8) |
| Étourdissements | 4 (1,1) | 28 (1,3) | 32 (1,3) | 15 (1,2) |
| Affections vasculaires | ||||
| Hypertension | 1 (0,3) | 23 (1,1) | 24 (1,0) | 17 (1,4) |
Œdème périphérique | 0 (0,0) | 21 (1,0) | 21 (0,8) | 16 (1,3) |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Dyspnée | 1 (0,3) | 23 (1,1) | 24 (1,0) | 14 (1,1) |
| Affections gastro-intestinales | ||||
| Nausée | 12 (3,4) | 105 (4,9) | 117 (4,7) | 78 (6,4) |
| Diarrhée | 4 (1,1) | 81 (3,8) | 85 (3,4) | 70 (5,7) |
| Vomissements | 6 (1,7) | 53 (2,5) | 59 (2,4) | 37 (3,0) |
| Constipation | 2 (0,6) | 54 (2,5) | 56 (2,3) | 30 (2,5) |
Douleur abdominale | 1 (0,3) | 24 (1,1) | 25 (1,0) | 11 (0,9) |
| Affections de la peau et du tissue sous cutané | ||||
| Prurit | 6 (1,7) | 38 (1,8) | 44 (1,8) | 41 (3,3) |
| Éruption cutanée | 2 (0,6) | 40 (1,9) | 42 (1,7) | 22 (1,8) |
| Investigations | ||||
| Élévation du taux de GGT | 0 (0,0) | 31 (1,5) | 31 (1,3) | 19 (1,6) |
| Hyperglycémie | 1 (0,3) | 24 (1,1) | 25 (1,0) | 14 (1,1) |
| Élévation du taux sanguin de LDH | 0 (0,0) | 21 (1,0) | 21 (0,8) | 14 (1,1) |
| Troubles généraux et anomalies au site d’administration | ||||
| Pyrexie | 1 (0,3) | 28 (1,3) | 29 (1,2) | 21 (1,7) |
GGT : Gamma-glutamyl transférase; LDH : Lactate déshydrogénase; EIAST : Effet indésirable apparu sous traitement.
a S’appuie sur une étude (Étude DUR001-303, Essai 3) et ne doit pas être directement comparé aux données regroupées ou au comparateur.
b S’appuie sur huit études de phase 2/3, y compris le groupe XYDALBA à deux doses de l’étude DUR001-303 (Essai 3).
c Les colonnes regroupées pour XYDALBA s’appuient sur huit études de phase 2/3, comprenant des patients traités selon un schéma posologique à une ou à deux doses de XYDALBA. d Les médicaments comparateurs comprenaient les suivants : linézolide, céfazoline, céphalexine et vancomycine. Les EIAST dans la colonne du comparateur ne doivent pas être directement comparés aux EIAST dans les colonnes de XYDALBA, puisqu’il n’y avait pas de comparateur pour 695 patients dans les colonnes de XYDALBA.
8.2.1 Effets indésirables observées au cours des études cliniques – enfants
Le tableau 5 énumère les effets indésirables survenant chez au moins 1 % des patients pédiatriques traités par XYDALBA au cours de l’étude clinique de phase 3. Un lien de causalité entre le médicament à l’étude et les effets indésirables n’a pas toujours été démontré.
Tableau 5 – Effets indésirables apparus sous traitement survenus chez ≥ 1 % (n > 1) des patients pédiatriques recevant XYDALBA – Étude 4
| Schéma posologique de XYDALBA | ||||
Dose unique n = 90 (%) | Deux doses n = 78 (%) | XYDALBA, dose et schéma posologique quelconques n = 168 (%) | Comparateura n = 30 (%) | |
| Troubles généraux et anomalies au site d’administration | ||||
| Pyrexie | 0 (0,0) | 2 (2,6) | 2 (1,2) | 0 (0,0) |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Toux | 0 (0,0) | 2 (2,6) | 2 (1,2) | 0 (0,0) |
a Les médicaments comparateurs comprenaient la vancomycine, l’oxacilline et la flucloxacilline.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables sélectionnés ci-dessous ont été signalés chez les patients traités par XYDALBA à une fréquence inférieure à 1 % dans ces études cliniques :
Affections hématologiques et du système lymphatique : anémie hémorragique, leucopénie, neutropénie, thrombocytopénie, pétéchies, éosinophilie, thrombocytose
Affections gastro-intestinales : hémorragie gastro-intestinale, méléna, selles sanglantes
Troubles généraux et anomalies au site d’administration : réactions au site de perfusion
Affections hépatobiliaires : hépatotoxicité
Affections du système immunitaire : réaction anaphylactique/anaphylactoïde
Infections et infestations : colite à Clostridium difficile, candidose buccale, mycose vulvo- vaginale
Analyses de laboratoire : élévation des transaminases hépatiques, élévation des taux sanguins de phosphatase alcaline, élévation du rapport international normalisé
Troubles du métabolisme et de la nutrition : hypoglycémie
Affections respiratoires, thoraciques et médiastinales : bronchospasme
Affections de la peau et du tissu sous-cutané : urticaire
Affections vasculaires : bouffées vasomotrices, phlébite, plaies hémorragiques, hématome spontané
8.3.1 Effets indésirables peu courants observés au cours des études cliniques – enfants
Les effets indésirables suivants ont été signalés chez des patients pédiatriques traités par XYDALBA à une incidence inférieure à 1 % (n = 1) dans l’étude clinique pivot :
Troubles de la vue : œdème des paupières
Troubles gastro-intestinaux : constipation, diarrhée, vomissements
Troubles généraux et anomalies au site d’administration : extravasation au point d’injection
Troubles du système immunitaire : hypersensibilité aux médicaments
Infections et infestations : abcès bactérien, bronchite, rhinopharyngite, ostéomyélite bactérienne, infection des voies respiratoires supérieures, varicelle
Blessures, empoisonnement et complications procédurales : anémie postopératoire, blessure à l’oreille, chute
Investigations : augmentation de la bilirubine sanguine
Troubles du métabolisme et de la nutrition : diminution de l’appétit
Troubles du système nerveux : étourdissements, convulsions fébriles
Affections respiratoires, thoraciques et médiastinales : épistaxis, congestion nasale, rhinorrhée
Troubles de la peau et des tissus sous-cutanés : acné infantile, dermatite atopique, prurit, exfoliation cutanée
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Élévations de l’alanine aminotransférase (ALAT)
Parmi les patients traités par XYDALBA dont les taux de référence d’ALAT étaient normaux, 17 (0,8 %) présentaient des élévations post-référence du taux d’ALAT supérieures à trois fois la limite supérieure de la normale (LSN), y compris 5 patients dont les valeurs post-référence étaient supérieures à dix fois la LSN. Parmi les patients traités par d’autres médicaments que XYDALBA dont les taux de référence d’ALAT étaient normaux, 2 (0,2 %) présentaient des élévations post-référence du taux d’ALAT supérieures à trois fois la limite supérieure. 15 des 17 patients traités par XYDALBA et 1 patient traité par un comparateur présentaient des affections sous-jacentes qui pourraient affecter les enzymes hépatiques, y compris une hépatite virale chronique, des antécédents de consommation excessive d’alcool et un syndrome métabolique. En plus, un sujet traité par XYDALBA dans un essai de phase 1 présentait une élévation post-référence du taux d’ALAT supérieure à 20 fois la LSN. Toutes les élévations du taux d’ALAT se sont révélées réversibles chez tous les sujets lors des évaluations de suivi. Aucun sujet traité par un comparateur dont les taux de transaminases étaient normaux à la référence n’a présenté d’élévation du taux d’ALAT supérieure à 10 fois la LSN.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune interaction avec le comportement, d’autres médicaments, des aliments, des plantes médicinales ou des tests de laboratoire n’a été établie.
9.3 Interactions médicament-comportement
Aucune interaction avec les risques comportementaux individuels tels que la consommation d’alcool, l’activité sexuelle ou le tabagisme n’a été établie.
9.4 Interactions médicament-médicament
Aucune étude clinique sur les interactions médicament-médicament n’a été menée avec XYDALBA. Il existe un potentiel minime d’interactions médicament-médicament entre XYDALBA et les substrats, les inhibiteurs ou les inducteurs du cytochrome P450 (CYP450) (voir 10.3 Pharmacocinétique, Métabolisme).
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Les effets du médicament sur les tests de laboratoire n’ont pas été étudiés. XYDALBA administré à des concentrations thérapeutiques ne prolonge pas artificiellement le temps de prothrombine (TP) ou le temps de céphaline activée (TCA).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La dalbavancine est un lipoglycopeptide bactéricide semi-synthétique actif contre les souches sensibles de bactéries à Gram positif. Son mécanisme d’action consiste à entraîner l’arrêt de la synthèse de la paroi cellulaire en se liant à l’extrémité terminale D-alanyl-D-alanine du peptide précurseur du peptidoglycane dans la paroi cellulaire naissante, empêchant la formation de liaisons croisées (transpeptidation et transglycosylation) entre les sous-unités disaccharidiques et aboutissant ainsi à la mort de la bactérie (voir 15 MICROBIOLOGIE).
10.2 Pharmacodynamie
L’activité antibactérienne de la dalbavancine semble présenter la meilleure corrélation avec le rapport entre l’aire sous la courbe de la concentration en fonction du temps et la concentration minimale inhibitrice (ASC/CMI) pour Staphylococcus aureus, sur la base de modèles d’infection chez l’animal. Une analyse de la réponse en fonction de l’exposition réalisée dans une seule étude chez des patients présentant des infections compliquées de la peau et des structures cutanées est en faveur d’un schéma posologique en deux doses.
Électrophysiologie cardiaque : Dans une étude approfondie à répartition aléatoire, contrôlée par placebo et par comparateur actif, portant sur l’intervalle QT/QTc, 200 sujets en bonne santé ont reçu soit 1 000 mg dalbavancine par voie intraveineuse (IV), soit 1 500 mg de dalbavancine par voie IV, soit 400 mg de moxiflacine par voie orale, soit un placebo. Aucune des deux doses de dalbavancine, soit 1 000 ou 1 500 mg, n’a eu d’effet indésirable cliniquement pertinent sur la repolarisation cardiaque.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques de la dalbavancine ont été caractérisés chez des sujets en santé, des patients et dans des populations particulières. Les paramètres pharmacocinétiques à la suite de l’administration d’une seule dose intraveineuse de 1 000 mg ou de 1 500 mg sont présentés dans le Tableau 6. La pharmacocinétique de la dalbavancine peut être décrite en utilisant un modèle à trois compartiments.
Tableau 6 – Paramètres pharmacocinétiques de la dalbavancine chez les sujets en bonne santé
| Cmax (mg/l) | t1/2 terminal (h) | ASC0-24h (mg•h/l) | ASC0-jour7 (mg•h/l) | AUC0-∞ (mg•h/l) | CL (l/h) | |
Dose unique de 1 000 mg | 287 (13,9)1 | 346 (16,5)2,3 | 3 185 (12,8)1 | 11 160 (41,1)2 | 23 443 (40,9)2 | 0,0513 (46,8)2 |
Dose unique de 1 500 mg | 423 (13,2)4 | ND | 4 837 (13,7)4 | ND | ND | ND |
Toutes les valeurs sont présentées sous forme de moyenne (coefficient de variation en %). 1 Données provenant de 50 sujets en santé.
2 Données provenant de 12 sujets en santé.
3 D’après les analyses de pharmacocinétique de population sur les données des patients, la demi-vie effective est d’environ 8,5 jours (204 heures).
4 Données provenant de 49 sujets en santé.
Abréviation : ND : non déterminé.
Absorption : Chez les sujets en bonne santé, l’ASC0-24h et la Cmax de la dalbavancine ont toutes les deux augmenté proportionnellement à la dose à la suite d’une seule perfusion intraveineuse (IV) de doses de dalbavancine variant entre 140 mg et 1 500 mg, indiquant une pharmacocinétique linéaire.
Les courbes prédites de la concentration plasmatique de la dalbavancine en fonction du temps à la suite de l’administration selon un schéma posologique à deux doses, soit une dose de 1 000 mg suivie une semaine plus tard d’une dose de 500 mg, et à la suite de l’administration selon un schéma posologique à une dose unique de 1 500 mg, sont présentées dans la Figure 1.
Figure 1 — Concentrations plasmatiques de la dalbavancine en fonction du temps chez un patient atteint d’ABSSSI typique (simulation en utilisant un modèle de pharmacocinétique de population) pour les schémas posologiques à dose unique et à deux doses
Aucune accumulation apparente de dalbavancine n’a été observée à la suite de perfusions IV multiples administrées une fois par semaine pendant une durée maximale de huit semaines, à raison de 1 000 mg au jour 1 suivi d’au plus sept doses hebdomadaires de 500 mg, chez des adultes en bonne santé ayant une fonction rénale normale.
Distribution : La dalbavancine est réversiblement liée aux protéines plasmatiques humaines, principalement à l’albumine. La dalbavancine est liée à 93 % aux protéines plasmatiques et cette liaison n’est pas altérée en fonction de la concentration du médicament, de l’insuffisance rénale ou de l’insuffisance hépatique. Les concentrations moyennes de dalbavancine obtenues dans le liquide phlycténulaire restent supérieures à 30 mg/l pendant une durée allant jusqu’à sept jours (environ 146 heures) après la dose, à la suite d’une perfusion IV de 1 000 mg de dalbavancine. Le rapport moyen ASC0-144h dans le liquide phlycténulaire/ASC0-144h dans le plasma est de 0,60 (intervalle 0,44 à 0,64).
Métabolisme : Les métabolites n’ont pas été observés en quantités significatives dans le plasma humain. Les métabolites hydroxy-dalbavancine et mannosyl aglycone ont été détectés dans l’urine (< 25 % de la dose administrée). Les voies métaboliques responsables de la production de ces métabolites n’ont pas été identifiées; toutefois, vu la contribution relativement mineure du métabolisme à l’élimination globale de la dalbavancine, des 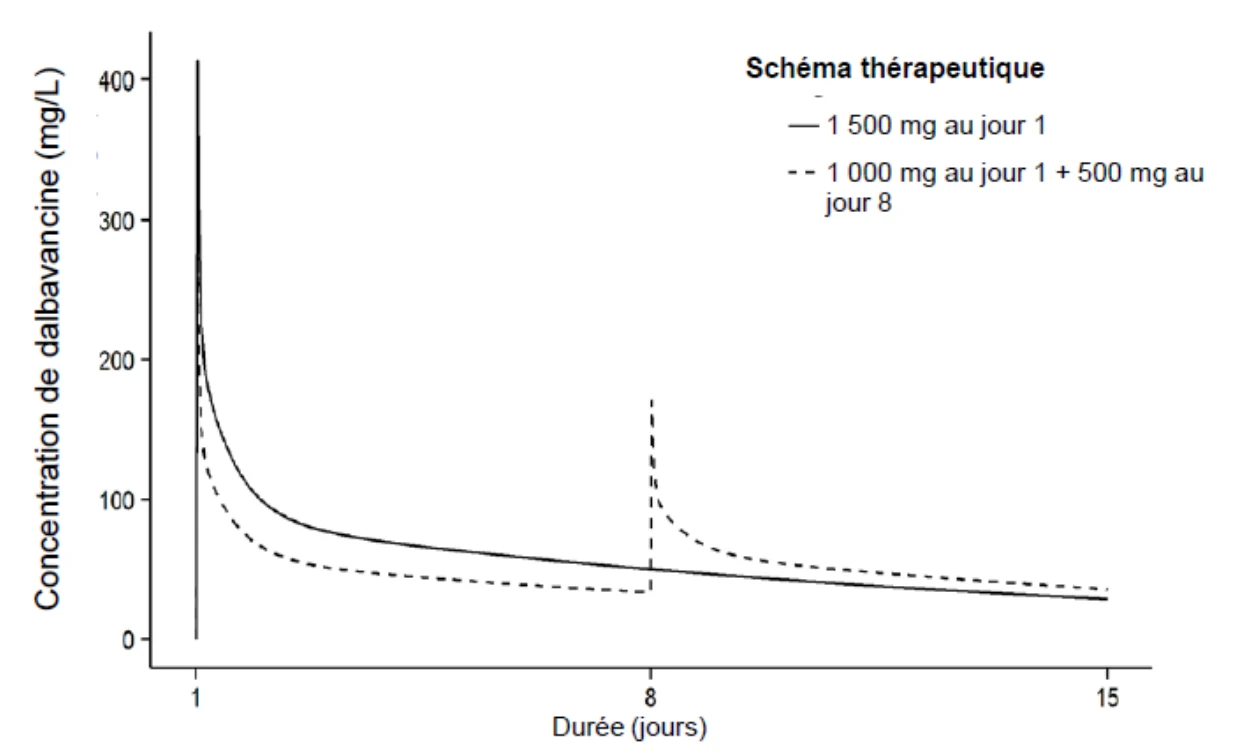 interactions médicamenteuses par le biais d’une inhibition ou d’une induction du métabolisme de la dalbavancine ne sont pas anticipées. L’activité antibactérienne de l’hydroxy-dalbavancine et du mannosyl aglycone est significativement inférieure à celle de la dalbavancine.
Des études in vitro avec des enzymes microsomales et des hépatocytes humains indiquent que la dalbavancine n’est pas un substrat, un inhibiteur ou un inducteur des isoenzymes CYP450.
Élimination : À la suite de l’administration d’une dose unique de 1 000 mg à des sujets en bonne santé, en moyenne, 33 % de la dose administrée de dalbavancine ont été éliminés dans l’urine sous forme de dalbavancine inchangée, et environ 12 % de la dose administrée ont été éliminés dans l’urine sous la forme du métabolite, l’hydroxy-dalbavancine, jusqu’à 42 jours après la dose. Environ 20 % de la dose administrée a été excrétée dans les selles pendant les 70 jours suivant l’administration de la dose.
Populations et états pathologiques particuliers
Enfants : La pharmacocinétique de la dalbavancine a été évaluée chez 218 patients pédiatriques individuels [âgés de 4 jours à 17,9 ans, y compris des nouveau-nés prématurés (âge gestationnel < 37 semaines; n = 2) et des nouveau-nés à terme (âge gestationnel de 37 à 40 semaines; n = 5)] présentant une CLCR de 30 mL/min/1,73 m2 et plus. Les informations sont insuffisantes pour évaluer l’exposition à XYDALBA chez les patients pédiatriques dont la CLCR est inférieure à 30 mL/min/1,73 m2. Aucune différence cliniquement importante de l’exposition au médicament entre les groupes d’âge pédiatriques (3 mois à moins de 18 ans) et les adultes n’est attendue après l’administration de la dose unique de XYDALBA recommandée en fonction de l’âge.
L’ASC plasmatique médiane de 0 à 120 heures (ASC0-120 h) de la dalbavancine chez les patients pédiatriques âgés de 3 mois à moins de 18 ans devrait être comparable à celle des patients adultes (ASC0-120 h, 10 400 mg*h/L). Dans tous les groupes d’âge pédiatrique, le pourcentage de patients atteignant les objectifs pharmacocinétiques et pharmacodynamiques liés à l’activité du médicament in vivo était supérieur à 90 % ou plus pour des concentrations minimales inhibitrices allant jusqu’à 0,125 mg/L.
Le tableau 7 présente un résumé des paramètres d’exposition à la dalbavancine après l’administration des doses recommandées dans l’ensemble des études.
Tableau 7 – Paramètres pharmacocinétiques médians (intervalle de 95 %) de la dalbavancine pour les enfants et les adultes à l’aide de l’analyse pharmacocinétique de population
| Groupe d’âge | Intervalle d’âges | n | Dose | Cmax (mg/L) | ASC0-120 h (mg*h/L) |
| Nouveau-nés prématurés | Âge gestationnel de 26 à < 37 semaines | 2 | 22,5 mg/kg | 233 (201-265)a | 6 565 (5 850-7 280)a |
| Nouveau-nés | Naissance à < 1 mois | 5 | 233 | 7 020 |
| à terme | (169-376)a | (6 090-10 600)a | |||
Jeunes nourrissons | 1 mois à < 3 mois | 10 | 229 (163-279)a | 6 955 (5 330-8 340)a | |
| Nourrissons | 3 mois à < 2 ans | 27 | 364 (220-1 070) | 10 900 (7 010-25 700) | |
| Tout-petits | 2 ans à < 6 ans | 46 | 322 (34-901) | 10 450 (1 941-15 800) | |
| Enfants | 6 ans à < 12 ans | 60 | 18 mg/kg | 273 (161-547) | 9 505 (5 711-15 923) |
| Adolescents | 12 ans à < 18 ans | 68 | 287 (123-658) | 9 815 (5 154-14 455) | |
| Adultes | ≥ 18 ans | 1 000b | 1 500 mg | 412 (134-1 420)a | 10 400 (3 720-31 000)a |
a Médiane (intervalle minimum et maximum)
b Sujets simulés
Personnes âgées : On n’a pas observé de différences cliniquement significatives liées à l’âge dans la pharmacocinétique de la dalbavancine chez les patients présentant des infections. Aucune modification posologique n’est recommandée en fonction de l’âge seulement. On dispose d’une expérience limitée avec la dalbavancine chez les personnes âgées : 276 patients âgés de 75 ans et plus étaient inclus dans les études cliniques de phase 2/3, dont 173 ont reçu de la dalbavancine. Des patients d’âge allant jusqu’à 93 ans ont été inclus dans des études cliniques.
Sexe : On n’a pas observé de différences cliniquement significatives liées au sexe dans la pharmacocinétique de la dalbavancine chez des sujets en bonne santé ou des patients infectés. Aucune modification posologique n’est recommandée en fonction du sexe.
Insuffisance hépatique : La pharmacocinétique de la dalbavancine a été évaluée chez 17 sujets adultes atteints d’insuffisance hépatique légère, modérée ou grave (classes A, B ou C de Child Pugh) et comparée à celle observée chez 9 sujets en santé appariés dont la fonction hépatique était normale. L’ASC0-336h moyenne était inchangée chez les sujets atteints d’insuffisance hépatique légère comparativement aux sujets dont la fonction hépatique était normale; toutefois, l’ASC0-336h moyenne a diminué de 28 % et 31 %, chez les sujets atteints d’insuffisance hépatique modérée et grave respectivement, par rapport aux sujets dont la fonction hépatique était normale. La signification clinique de la diminution de l’ASC0-336h chez les sujets atteints d’insuffisance hépatique modérée à grave est inconnue.
Aucune modification posologique n’est recommandée chez les patients adultes atteints d’insuffisance hépatique légère. La dalbavancine doit être utilisée avec précaution chez les patients adultes présentant une insuffisance hépatique modérée ou grave car il n’y a aucune donnée disponible permettant de déterminer de posologie appropriée.
La prudence est également de mise lors de la prescription de la dalbavancine à des patients pédiatriques atteints d’insuffisance hépatique (légère, modérée ou sévère), car il n’y a aucune donnée disponible permettant de déterminer de posologie appropriée chez ces patients.
Insuffisance rénale : La pharmacocinétique de la dalbavancine a été évaluée chez 28 sujets adultes atteints d’insuffisance rénale à divers degrés et chez 15 témoins appariés dont la fonction rénale était normale. À la suite d’une dose unique de 500 mg ou 1 000 mg de dalbavancine, la clairance plasmatique moyenne (Clt) était réduite de 11 %, 35 % et 47 % chez les sujets atteints d’insuffisance rénale légère (ClCr 50 à 79 mL/min), modérée (ClCr 30 à 49 mL/min) et grave (ClCr < 30 mL/min) respectivement, par rapport aux sujets dont la fonction rénale était normale. La signification clinique de la réduction de la Clt, et l’augmentation associée de l’ASC0-∞ observées dans ces études pharmacocinétiques de la dalbavancine chez des sujets atteints d’insuffisance rénale grave n’a pas été établie.
Aucune modification posologique n’est nécessaire chez les patients adultes dont la ClCr est supérieure à 30 mL/min ou chez les patients sous hémodialyse (trois fois par semaine). Le schéma posologique recommandé pour la dalbavancine chez les patients présentant une insuffisance rénale grave qui ne sont pas traités par hémodialyse selon un calendrier régulier est de 1 000 mg administrés en une seule dose, ou d’une dose de 750 mg, suivie une semaine plus tard d’une dose de 375 mg.
Les paramètres pharmacocinétiques de la dalbavancine chez les sujets adultes atteints d’insuffisance rénale au stade terminal traités par hémodialyse selon un calendrier régulier (trois fois par semaine) étaient similaires à ceux observés chez des sujets atteints d’insuffisance rénale légère à modérée, et moins de 6 % d’une dose administrée sont éliminés après 3 heures d’hémodialyse. Par conséquent, aucun ajustement posologique n’est nécessaire chez les patients adultes traités par hémodialyse selon un calendrier régulier, et la dalbavancine peut être administrée sans tenir compte du calendrier d’hémodialyse chez ces patients.
D’après la modélisation et la simulation pharmacocinétique de la population, le pourcentage moyen d’augmentation de l’exposition à la dalbavancine chez les sujets pédiatriques âgés de 3 mois à moins de 18 ans présentant une CLCR de 30 mL/min/1,73 m2 était de 13 à 21 % comparativement aux sujets ayant une fonction rénale normale. Par conséquent, aucun ajustement posologique n’est nécessaire pour les patients pédiatriques présentant une insuffisance rénale légère à modérée (CLCR ≥ 30 à 79 mL/min/1,73 m2).
Aucune donnée pharmacocinétique observationnelle n’est disponible chez les patients pédiatriques atteints d’insuffisance rénale sévère (CLCR < 30 mL/min/1,73 m2). D’après une simulation pharmacocinétique de population, l’ASC moyenne de la dalbavancine prédite pour les sujets pédiatriques présentant une insuffisance rénale sévère était environ 15 à 30 % plus élevée comparativement aux patients pédiatriques présentant une fonction rénale normale traités avec la même dose. Les informations sont insuffisantes pour recommander un ajustement posologique chez les patients pédiatriques ayant une CLCR de moins de 30 mL/min/1,73 m2 et l’utilisation de XYDALBA n’est donc pas recommandée chez les patients pédiatriques atteints d’une insuffisance rénale sévère.
Interactions médicamenteuses
Les études non cliniques ont démontré que la dalbavancine n’est pas un substrat, un inhibiteur ou un inducteur des isoenzymes du CYP450. Dans une analyse pharmacocinétique de population, la pharmacocinétique de la dalbavancine n’était pas affectée par l’administration concomitante de substrats, d’inducteurs ou d’inhibiteurs connus du CYP450, ni par des médicaments individuels dont l’acétaminophène, l’aztréonam, le fentanyl, le métronidazole, le furosémide, les inhibiteurs de la pompe à protons (oméprazole, ésoméprazole, pantoprazole, lansoprazole), midazolam et simvastatine.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Recommandations en matière de stabilité et d’entreposage
XYDALBA (dalbavancine pour perfusion) non reconstitué doit être entreposé à 25 ºC; des écarts de température sont permis entre 15 et 30 ºC. Consulter la section 4.4 Reconstitution pour les conditions d’entreposage du produit reconstitué et dilué.
Élimination
Jeter toute portion inutilisée de la solution reconstituée.
Jeter tout médicament non utilisé ou tout déchet conformément aux règlements locaux.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Pour de l’information sur la reconstitution, voir 4 POSOLOGIE ET ADMINISTRATION. PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom commun : dalbavancine (sous forme de chlorhydrate de dalbavancine)
Nom chimique (dénomination commune internationale [DCI]) de la dalbavancine B0 : 5,31- dichloro-38-de(méthoxycarbonyle)-7-déméthyl-19-désoxy-56-O-[2-désoxy-2-[(10- méthylundecanoyl)amino]-β-D-glucopyranuronosyl]-38-[[3-
(diméthylamino)propyl]carbamoyl]- 42-O-α-D-mannopyranosyl-15-N-méthyl(ristomycin A aglycone) chlorhydrate.
Pour XYDALBA, la substance médicamenteuse est un mélange des homologues apparentés : dalbavancine A0, A1, B0, B1 et B2, dont B0 est le plus abondant. Les modèles de substitution des homologues sont présentés dans le Tableau 8.
Formule de structure :
Tableau 8 – Modèles de substitution pour les homologues du principe actif de la dalbavancine
| Dalbavancine | R1 | R2 | Formule moléculaire* | Poids moléculaire (g/mol)* | Distribution des composants (%) |
| A0 A1 | CH(CH3)2 CH2CH2CH3 | H H | C87H98N10O28Cl2 C87H98N10O28Cl2 | 1802,7 1802,7 | 1 à 6 |
| B0 | CH2CH(CH3) 2 | H | C88H100N10O28Cl2 | 1816,7 | 80 à 92 |
| B1 B2 | CH2CH2CH2CH3 CH2CH(CH3) 2 | H CH3 | C88H100N10O28Cl2 C89H102N10O28Cl2 | 1816,7 1830,7 | 3 à 11 |
*Par base libre. La stœchiométrie globale de HCl pour la substance médicamenteuse, composée de A0, A1, B0, B1 et B2, varie entre 1,6 et 1,9. 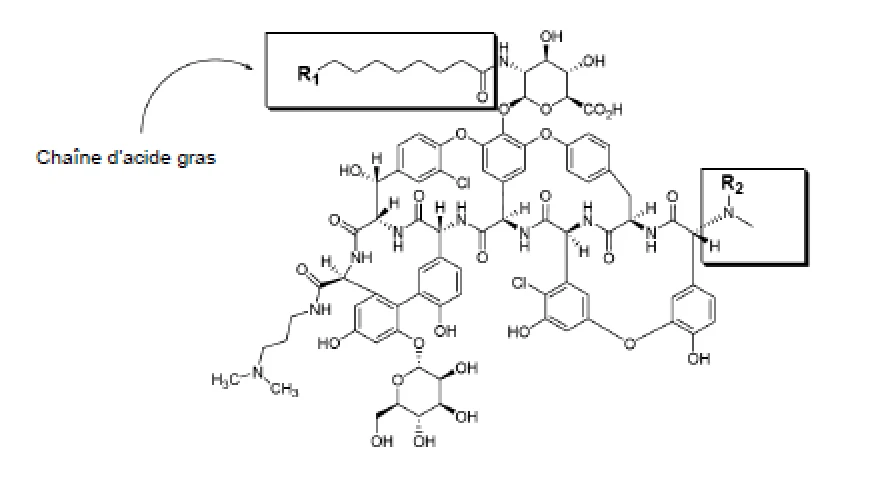
Propriétés physicochimiques
Caractéristiques physiques : La dalbavancine est isolée en conditions acidifiées (pH de 2,5 à 2,7) et forme un sel avec l’acide chlorhydrique, dont le contenu en chlorure ne dépasse pas 5 %.
Aspect : Solide blanc à beige.
pH de la solution : 2,6 à 2,8.
Point de fusion : Chauffé à ~300 °C sans fusion apparente observée pendant la microscopie à platine chauffante.
Teneur en chlorure : Varie en fonction du pH de l’isolation avec des taux d’acide chlorhydrique typiquement compris entre 1,6 et 1,9 équivalents par mole de dalbavancine.
Constantes de dissociation (pKa) : pK1 = 1,7; pK2 = 6,0; pK3 = 9,9 (déterminées par titration de pH 2 à pH 11,5).
Rotation spécifique (rotation optique) : -105,0° dans l’eau (0,85 g/100 mL) à 25 °C et 589 nm.
Solubilité : Librement soluble dans l’eau (vérifié à température ambiante).
14 ESSAIS CLINIQUES
14.1 Essais Cliniques par Indication
Infections bactériennes aiguës de la peau et des structures cutanées (ABSSSI) chez les adultes
Schéma posologique avec deux doses
Tableau 9 – Résumé des données démographiques sur les patients ayant participé aux études cliniques visant à évaluer l’efficacité de XYDALBA contre les ABSSSI - Schéma posologique avec deux doses (1 500 mg au jour 1; 500 mg au jour 8)
| No de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
DUR001- 301 (Essai 1) | Étude multicentrique, randomisée, à double insu et à double placebo | ||||
Dalbavancine IV:
1 000 mg au jour 1, 500 mg
au jour 8, passage possible à un placebo oral toutes les 12 h
288
48,8 (18 à
- 84) ans pour la
dalbavancine
59,0% d’hommes pour la dalbavancine
après trois jours Vancomycine IV: 1 000 mg ou 15 mg/kg toutes les 12 h, passage possible au linézolide oral à 600 mg toutes les 12 h après trois jours Durée : 10 à 14 jours | 285 | 48,9 (18 à
vancomycine /le linézolide | 60,7% d’hommes pour la vancomycine /le linézolide | ||
DUR001- 302 (Essai 2) | Randomisée, double insu, multicentrique, double placebo | Dalbavancine IV: 1 000 mg au jour 1, 500 mg au jour 8, passage possible à un placebo oral toutes les 12 h après trois jours Vancomycine IV: 1 000 mg ou 15 mg/kg toutes les 12 h, passage possible au linézolide oral à 600 mg toutes les 12 h après trois jours Durée : 10 à 14 jours | 371 368 | 49,1 (18 à
dalbavancine 51,4 (18 à
vancomycine /le linezolid | 60,1% d’hommes pour la dalbavancine 54,6% d’hommes pour la vancomycine /le linezolid |
Abréviations : IV : intraveineux (se)
Des patients adultes présentant ABSSSI ont été inclus dans deux études cliniques de phase 3 à répartition aléatoire, à double insu et à double placebo de conception similaire (Essai 1 [DUR001-301] et Essai 2 [DUR001-302]). La population en intention de traiter (ITT) comprenait 1 312 patients répartis aléatoirement dans un rapport de 1:1 pour recevoir un traitement par XYDALBA intraveineux (IV) ou la vancomycine IV. Les patients ont été traités pendant deux semaines au moyen d’un schéma posologique à deux doses de XYDALBA par voie intraveineuse (1 000 mg suivis de 500 mg une semaine plus tard) ou au moyen de vancomycine intraveineuse (1 000 mg ou 15 mg/kg toutes les 12 heures, avec la possibilité de passer au linézolide oral après trois jours). Les patients traités par XYDALBA dont la clairance de la créatinine était inférieure à 30 mL/min ont reçu 750 mg suivis de 375 mg une semaine plus tard. Environ 5 % des patients ont aussi reçu un traitement empirique spécifié par le protocole, consistant à administrer de l’aztréonam par voie intraveineuse pour couvrir les bactéries à Gram négatif.
Les infections spécifiques dans ces essais comprenaient la cellulite (environ 50 % des patients dans tous les groupes de traitement), des abcès majeurs (environ 30 %) et des plaies infectées (environ 20 %). La surface médiane des lésions au départ était de 341 cm2. En plus de signes et symptômes locaux d’infection, les patients devaient aussi présenter au moins un signe systémique de maladie au départ, défini comme une température de 38 °C ou supérieure (environ 85 % des patients), une numération des leucocytes supérieure à 12 000 cellules/mm3 (environ 40 %), ou 10 % de granulocytes neutrophiles non segmentés à noyau incurvé ou plus lors de l’analyse différentielle des leucocytes (environ 23 %). Dans les deux études, 59 % des patients étaient originaires d’Europe de l’Est et 36 % des patients étaient originaires d’Amérique du Nord. Environ 89 % des patients étaient de race blanche et 58 % d’entre eux étaient des hommes. L’âge moyen était de 50 ans et l’indice de masse corporelle moyen était de 29,1 kg/m2.
Le critère d’évaluation principal de ces deux études sur les ABSSSI était le taux de réponse clinique, les répondeurs étant définis comme des patients qui ne présentaient pas d’augmentation de la surface des lésions par rapport au départ 48 à 72 heures après le début du traitement et dont la température restait toujours inférieure ou égale à 37,6 °C lors de mesures répétées. Tableau 8 résume les taux de réponse clinique globale dans ces deux études sur les ABSSSI en utilisant le critère d’évaluation principal de l’efficacité prédéfini dans la population en ITT.
Résultats - Schéma posologique à deux doses
Tableau 10 – Résultats des études Essai 1 et Essai 2 chez les patients atteints d’ABSSSI avec présence soupçonnée ou confirmée de bactéries à Gram positif nécessitant un traitement parentéral1,2
Critères d’évaluation principaux | XYDALBA n/N (%) | Vancomycine/linézolid e n/N (%) | Différence (IC à 95%)3 |
Essai 1 : Répondeur clinique à 48 à 72 heures | 240/288 (83,3) | 233/285 (81,8) | 1,5 % (-4,6; 7,9) |
Essai 2 : Répondeur clinique à 48 à 72 heures | 285/371 (76,8) | 288/368 (78,3) | -1,5 % (-7,4; 4,6) |
1 Il y avait 7 patients qui n’ont pas reçu de traitement et qui ont été comptés comme des non-répondeurs: 6 patients recevant XYDALBA (3 dans chaque essai) et 1 patient recevant la vancomycine/le linézolide dans l’Essai 2.
2 Les patients qui sont morts ou qui ont utilisé un traitement antibactérien autre que celui de l’étude ou dont certaines mesures étaient manquantes ont été classés dans la catégorie des non-répondeurs.
3 L’intervalle de confiance (IC) à 95 % est calculé en utilisant l’approche de Miettinen et Nurminen stratifiée selon le statut à l’égard de la fièvre au départ.
Un critère d’évaluation secondaire clé dans ces deux études sur les ABSSSI était le pourcentage de patients en ITT obtenant une réduction d’au moins 20 % de la surface des lésions par rapport au départ 48 à 72 heures après le début du traitement. Le Tableau 11 résume les résultats pour ce critère d’évaluation dans ces deux études sur les ABSSSI.
Tableau 11 — Résultats secondaires d’efficacité - Patients dans les études sur les ABSSSI présentant une réduction d’au moins 20 % de la surface des lésions 48 à 72 heures après le début du traitement1,2
| XYDALBA n/N (%) | Vancomycine/linézolide n/N (%) | Différence (IC à 95%)3 | |
| Essai 1 | 259/288 (89,9) | 259/285 (90,9) | -1,0 % (-5,7; 4,0) |
| Essai 2 | 325/371 (87,6) | 316/368 (85,9) | 1,7 % (-3,2; 6,7) |
1 Il y avait 7 patients (tel que décrit dans le Tableau 8) qui n’ont pas reçu de traitement et qui ont été comptés comme des non-répondeurs.
2 Les patients qui sont morts ou qui ont utilisé un traitement antibactérien autre que celui de l’étude ou dont certaines mesures étaient manquantes ont été classés dans la catégorie des non-répondeurs.
3 L’IC à 95 % est calculé en utilisant l’approche de Miettinen et Nurminen stratifiée selon le statut à l’égard de la fièvre au départ.
Un autre critère d’évaluation secondaire dans ces deux études sur les ABSSSI était le taux de réussite clinique évalué lors d’une visite de suivi qui avait lieu entre les jours 26 et 30. La réussite clinique lors de cette visite était définie comme une diminution dans la taille des lésions (dans les deux dimensions de la longueur et de la largeur), une température de 37,6 °C ou inférieure, et la réponse à certains critères prédéfinis relativement aux signes locaux : absence d’écoulement purulent et de drainage, ou présence légère de ceux-ci avec une amélioration par rapport au départ, absence de chaleur/tiédeur et de fluctuation à la palpation, absence ou présence légère d’enflure/induration et de sensibilité à la palpation.
Le Tableau 12 résume les taux de réussite clinique lors d’une visite de suivi pour la population en ITT et la population cliniquement évaluable (CE) dans ces deux études sur les ABSSSI. Il convient de remarquer que les données historiques disponibles sont insuffisantes pour mesurer l’effet pharmacologique des antibactériens par rapport au placebo lors des visites de suivi. Par conséquent, les comparaisons entre XYDALBA et la vancomycine/le linézolide sur la base des taux de réussite clinique à ces visites ne peuvent pas être utilisées pour établir la non-infériorité.
Tableau 12 — Résultats secondaires d’efficacité chez les patients atteints d’ABSSSI — Taux de réussite clinique dans les études sur les ABSSSI lors du suivi (jours 26 à 30)1,2
| XYDALBA n/N (%) | Vancomycine/Linézolide n/N (%) | Différence (IC à 95%)3 | |
| Essai 1 | |||
| ITT | 241/288 (83,7) | 251/285 (88,1) | -4,4 % (-10,1; 1,4) |
| CE | 212/226 (93,8) | 220/229 (96,1) | -2,3 % (-6,6; 2,0) |
| Essai 2 | |||
| ITT | 327/371 (88,1) | 311/368 (84,5) | 3,6 % (-1,3; 8,7) |
| CE | 283/294 (96,3) | 257/272 (94,5) | 1,8 % (-1,8; 5,6) |
1 Il y avait 7 patients (tel que décrit dans le Tableau 8) qui n’ont pas reçu de traitement et qui ont été comptés comme des échecs dans l’analyse.
2 Les patients qui sont morts, qui ont utilisé d’autres traitements antibactériens que ceux de l’étude ou qui ont subi une intervention chirurgicale non prévue 72 heures après le début du traitement ont été classés dans la catégorie des échecs cliniques.
3 L’IC à 95 % est calculé en utilisant l’approche de Miettinen et Nurminen stratifiée selon le statut à l’égard de la fièvre au départ.
Abréviations : ITT : intention de traiter (intent to treat); CE : cliniquement évaluable
Le Tableau 13 montre les résultats chez les patients infectés par un agent pathogène identifié au départ, en utilisant les données regroupées des essais 1 et 2 et la population en ITT microbiologique (microITT). Les résultats présentés dans le tableau sont les taux de réponse clinique 48 à 72 heures et les taux de réussite clinique au suivi (jours 26 à 30), tel que défini ci-dessus.
Tableau 13 — Résultats secondaires d’efficacité chez les patients atteints d’ABSSSI - Résultats selon l’agent pathogène présent au départ (Essai 1, Essai 2; MicroITT)1,2
| Réponse clinique précoce 48 à 72 heures | Réussite clinique au jour 26 à 30 | |||||
| Répondeur précoce3 | Diminution de ≥ 20 % de la taille des lésions | |||||
| Agent pathogène | XYDALBA n/N (%) | Compara teur n/N (%) | XYDALBA n/N (%) | Compara teur n/N (%) | XYDALBA n/N (%) | Comparat eur n/N (%) |
Staphylococcus aureus Sensible à la méthicilline Résistant à la méthicilline | 206/257 (80,2) 134/167 (80,2) 72/90 (80,0) | 219/256 (85,5) 163/189 (86,2) 56/67 (83,6) | 239/257 (93,0) 156/167 (93,4) 83/90 (92,2) | 232/256 (90,6) 173/189 (91,5) 59/67 (88,1) | 217/257 (84,4) 142/167 (85,0) 75/90 (83,3) | 229/256 (89,5) 171/189 (90,5) 57/67 (85,1) |
| Streptococcus agalactiae | 6/12 (50,0) | 11/14 (78,6) | 10/12 (83,3) | 10/14 (71,4) | 10/12 (83,3) | 11/14 (78,6) |
| Streptococcus pyogenes | 28/37 (75,7) | 24/36 (66,7) | 32/37 (86,5) | 27/36 (75,0) | 33/37 (89,2) | 32/36 (88,9) |
Streptococcus anginosus group | 18/22 (81,8) | 23/25 (92,0) | 21/22 (95,5) | 25/25 (100,0) | 21/22 (95,5) | 23/25 (92,0) |
| Streptococcus dysgalactiae | 3/3 (100,0) | 0/1 (0,0) | 3/3 (100,0) | 1/1 (100,0) | 3/3 (100,0) | 1/1 (100,0) |
| Enterococcus faecalis | 8/12 (66,7) | 10/13 (76,9) | 12/12 (100,0) | 12/13 (92,3) | 12/12 (100,0) | 11/13 (84,6) |
1 Tous les schémas posologiques de XYDALBA dans les Essais 1 et 2 étaient en deux doses. 2 Il y a eu 2 patients dans le groupe XYDALBA infectés par une souche de S. aureus résistante à la méthicilline au départ qui n’ont pas reçu de traitement et qui ont été comptés comme des non-répondeurs/échecs.
3 Les répondeurs précoces sont les patients qui ne présentaient pas d’augmentation par rapport au départ dans la surface des lésions 48 à 72 heures après le début du traitement et dont la température restait toujours inférieure ou égale à 37,6 °C lors de mesures répétées.
Régime posologique avec une dose unique
Tableau 14 — Résumé des données démographiques sur les patients ayant participé aux études cliniques visant à évaluer l’efficacité de XYDALBA contre les ABSSSI - Schéma posologique avec une dose unique de 1 500 mg
| No de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
DUR001- 303 (Essai 3) | Randomisée, double insu, multicentrique, contrôlée | Groupe recevant une dose unique : dalbavancine IV à 1 500 mg au jour 1 et placebo IV au jour 8 Groupe recevant deux doses : dalbavancine IV à 1 000 mg au jour 1 et dalbavancine IV à 500 mg au jour 8 Durée : 14 jours | 349 349 | 48,0 (18 à
48,3 (19 à
| 58,5% d’hommes, dose unique 58,2% d’hommes, deux doses |
Abréviations : IV : intraveineux (se); mg : milligrammes.
Des patients adultes atteints d’ABSSSI ont été recrutés dans une étude clinique de phase 3, à double insu (Essai 3 [DUR001-303]). La population en ITT comprenait 698 patients qui ont été répartis aléatoirement pour recevoir un traitement par XYDALBA soit en une seule dose de 1 500 mg, soit en deux doses, d’abord 1 000 mg et une semaine plus tard 500 mg. Chez les patients dont la clairance de la créatinine était inférieure à 30 mL/min, la dose a été ajustée. Environ 5 % des patients ont aussi reçu un traitement empirique spécifié par le protocole consistant à administrer de l’aztréonam par voie intraveineuse pour couvrir les bactéries à Gram négatif. Les infections spécifiques et les autres caractéristiques des patients dans cette étude étaient similaires à celles décrites ci-dessus pour les études sur les ABSSSI précédentes.
Le critère d’évaluation principal dans cette étude sur les ABSSSI était le taux de réponse clinique, les répondeurs étant définis comme les patients qui présentaient une diminution d’au moins 20 % par rapport au départ de la taille des lésions 48 à 72 heures après la répartition aléatoire, sans avoir reçu de traitement antibactérien de secours. Le critère d’évaluation secondaire était le taux de réussite clinique lors d’une visite de suivi qui avait lieu entre les jours 26 et 30, la réussite clinique étant définie comme une diminution d’au moins 90 % par rapport au départ de la taille des lésions, une température de 37,6 °C ou inférieure, et la réponse à des critères prédéfinis relativement aux signes locaux : absence d’écoulement purulent et de drainage, ou présence légère de ceux-ci avec une amélioration par rapport au départ (chez les patients ayant des plaies infectées), absence de chaleur/tiédeur et de fluctuation à la palpation, absence ou présence légère d’enflure/induration et de sensibilité à la palpation.
Résultats - Régime posologique avec une dose unique
Le tableau 15 et le tableau 16 présentent un résumé des résultats pour ces deux critères d’évaluation dans la population en ITT. Il convient de remarquer que les données historiques disponibles sont insuffisantes pour mesurer l’effet pharmacologique des antibactériens par rapport au placebo lors des visites de suivi. Par conséquent, les comparaisons entre les groupes de traitement sur la base des taux de réussite clinique à cette visite ne peuvent pas être utilisées pour établir la non-infériorité.
Tableau 15 – Résultats principaux relatifs à l’efficacité chez les patients atteints d’ABSSSI
(Essai 3)1,2
Critères d’évaluation principal | XYDALBA Dose unique (1 500 mg) n/N (%) | XYDALBA Deux doses (1 000 mg au jour 1/500 mg au jour 8) n/N (%) | Différence (IC à 95%)3 |
Répondeurs cliniques 48 à 72 heures | 284/349 (81,4) | 294/349 (84,2) | -2,9 % (-8,5, 2,8) |
1 Il y avait 3 patients dans le groupe recevant deux doses qui n’ont pas reçu de traitement et qui ont été comptés comme des non-répondeurs.
2 Les patients qui sont morts ou qui ont utilisé un traitement antibactérien autre que celui de l’étude ou dont certaines mesures étaient manquantes ont été classés dans la catégorie des non-répondeurs.
3 L’intervalle de confiance (IC) à 95 % est calculé en utilisant l’approche de Miettinen et Nurminen. Abréviation : ITT : intention de traiter.
Tableau 16 – Résultats secondaires relatifs à l’efficacité chez les patients atteints d’ABSSSI
(Essai 3)1,2
Critères d’évaluation secondaire | XYDALBA Dose unique (1 500 mg) n/N (%) | XYDALBA Deux doses (1 000 mg au jour 1/500 mg au jour 8) n/N (%) | Différence (IC à 95%)3 |
Réussite clinique au jour 26 à 30 (ITT) | 295/349 (84,5) | 294/349 (85,1) | -0.6 % (-6,0, 4,8) |
Réussite clinique au jour 26 à 30 (CE) | 250/271 (92,3) | 247/267 (92,5) | -0.3 % (-4,9, 4,4) |
1 Il y avait 3 patients dans le groupe recevant deux doses qui n’ont pas reçu de traitement et qui ont été comptés comme des non-répondeurs.
2 Les patients qui sont morts ou qui ont utilisé un traitement antibactérien autre que celui de l’étude ou dont certaines mesures étaient manquantes ont été classés dans la catégorie des non-répondeurs.
3 L’intervalle de confiance (IC) à 95 % est calculé en utilisant l’approche de Miettinen et Nurminen.
Abréviations : ITT : intention de traiter (intent to treat); CE : cliniquement évaluable.
Tableau 17 montre les résultats de l’Essai 3 chez les patients infectés par un agent pathogène identifié au départ dans la population en ITT microbiologique (microITT). Les résultats présentés dans le tableau sont les taux de réponse clinique 48 à 72 heures et les taux de réussite clinique au suivi (jours 26 à 30), tel que défini ci-dessus.
Tableau 17 — Résultats secondaires d’efficacité - Résultats selon l’agent pathogène présent au départ (Essai 3; MicroITT)
Réponse clinique précoce 48 à 72 heures | Réussite clinique au jour 26 à 30 | |||
Diminution de ≥ 20 % de la taille des lésions | ||||
| Agent pathogène | XYDALBA Dose unique (1 500 mg) n/N (%) | XYDALBA Deux doses (1 000 mg au jour 1/500 mg au jour 8) n/N (%) | XYDALBA Dose unique (1 500 mg) n/N (%) | XYDALBA Deux doses (1 000 mg au jour 1/500 mg au jour 8) n/N (%) |
Staphylococcus aureus Sensible à la méthicilline Résistant à la méthicilline | 123/139 (88,5) 92/103 (89,3) 31/36 (86,1) | 133/156 (85,3) 86/96 (89,6) 48/61 (78,7) | 124/139 (89,2) 93/103 (90,3) 31/36 (86,1) | 140/156 (89,7) 86/96 (89,6) 55/61 (90,2) |
| Streptococcus agalactiae | 6/6 (100,0) | 4/6 (66,7) | 5/6 (83,3) | 5/6 (83,3) |
| Streptococcus anginosus group | 31/33 (93,9) | 19/19 (100,0) | 29/33 (87,9) | 17/19 (89,5) |
| Streptococcus dysgalactiae | 4/4 (100,0) | 3/3 (100,0) | 4/4 (100,0) | 3/3 (100,0) |
| Streptococcus pyogenes | 14/14 (100,0) | 18/22 (81,8) | 13/14 (92,9) | 19/22 (86,4) |
| Enterococcus faecalis | 4/4 (100,0) | 8/10 (80,0) | 4/4 (100,0) | 9/10 (90,0) |
Dans les études sur les ABSSSI (Essai 1, Essai 2 et Essai 3), tous les patients avaient des cultures de sang obtenues au départ. Un total de 40 patients atteints d’ABSSSI ayant reçu XYDALBA avaient une bactériémie au départ, causée par une ou plusieurs des bactéries suivantes : 26 Staphylococcus aureus (21 SASM et 5 SARM), 6 Streptococcus agalactiae, 7 Streptococcus pyogenes, 2 Streptococcus anginosus (groupe), et 1 Enterococcus faecalis. Chez les patients ayant reçu XYDALBA, un total de 34/40 (85 %) étaient des répondeurs cliniques 48 à 72 heures après le début du traitement et 32/40 (80 %) étaient des réussites cliniques au jour 26 à 30, et l’élimination de la bactériémie avait été documentée chez tous les patients pour lesquels on disposait d’une culture de sang pour le suivi.
Infections bactériennes aiguës de la peau et des structures cutanées (ABSSSI) chez les enfants (âgés de ≥ 3 mois)
Tableau 18 – Résumé des données démographiques des patients ayant participé à l’étude clinique chez des enfants atteints d’ABSSSI
| No de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
DUR001- 306 (étude 4) | Randomisée, ouverte, multicentrique , contrôlée par comparateurs | ||||
Groupe recevant une
dose unique : 84a
3 mois à < 6 ans : 22,5 mg/kg le jour 1 (maximum de
1 500 mg)
27
7,8 (0,04 – 17) | 57,8% sexe masculin |
≥ 6 ans à < 18 ans : 18 mg/kg le jour 1 (maximum de
1 500 mg)
49
Groupe recevant deux doses : 3 mois à < 6 ans : 15 mg/kg le jour 1 (maximum de 1 000 mg), 7,5 mg/kg le jour 8 (maximum de 500 mg) ≥ 6 ans à < 18 ans : 12 mg/kg le jour 1 (maximum de 1 000 mg), 6 mg/kg le jour 8 (maximum de 500 mg) | 78 25 53 | 8,9 (0,25 – 17) | 67,9% sexe masculin |
a Y compris 6 patients de la naissance à moins de 3 mois.
L’étude pédiatrique multicentrique, ouverte, randomisée et contrôlée par une substance active (DUR001-306, étude 4) a été menée chez des patients pédiatriques âgés de 3 mois à moins de 18 ans atteints d’ABSSSI, non attribuable ou pas prévu d’être attribuable exclusivement à des organismes à Gram négatif. Les patients ont été randomisés selon un rapport 3:3:1 pour recevoir soit le schéma posologique de XYDALBA à dose unique, soit le schéma posologique de XYDALBA à deux doses, soit l’agent comparateur. Les schémas de comparaison comprenaient la vancomycine par voie intraveineuse pour les infections à Gram positif résistantes à la méthicilline, ou l’oxacilline ou la flucloxacilline par voie intraveineuse pour les infections à Gram positif sensibles à la méthicilline. Les patients du groupe comparateur ont reçu un traitement par voie intraveineuse pendant au moins 72 heures avant de passer à un traitement oral facultatif pour compléter une thérapie antibactérienne de 10 à 14 jours au total. De plus, 6 autres patients âgés de moins de 3 mois ont été inscrits et ont reçu le schéma posologique à une dose unique de XYDALBA.
Les patients avaient reçu un diagnostic d’abcès cutané majeur (52 %), de cellulite (29 %) ou d’infection du site chirurgical/de la plaie traumatique (19 %). L’agent pathogène prédominant a l’initiation du traitement était Staphylococcus aureus (84 %).
Résultats – Patients pédiatriques
L’objectif principal était d’évaluer l’innocuité et la tolérabilité de XYDALBA. L’étude n’était pas conçue pour permettre une analyse comparative de l’efficacité par inférence. L’efficacité, un critère descriptif, a été évaluée dans la population en intention de traiter modifiée (n = 192) qui comprenait tous les patients randomisés ayant reçu une dose quelconque du médicament à l’étude et ayant reçu un diagnostic d’ABSSSI causée par des organismes à Gram positif. Les patients atteints d’ABSSSI causées uniquement par des organismes à Gram négatif ont été exclus. Une réponse clinique précoce entre 48 et 72 heures a été définie comme une réduction ≥ 20 % de la taille des lésions comparativement à la taille initiale et l’absence de traitement antibactérien de secours pour les patients âgés de 3 mois à moins de 18 ans. La proportion de patients présentant une réponse clinique précoce était de 96,4 % (81/84) dans le groupe recevant XYDALBA à dose unique, de 98,6 % (73/74) dans le groupe recevant XYDALBA à deux doses et de 89,7 % (26/29) dans le groupe comparateur. Ces résultats incluent 6 patients de la naissance jusqu’à moins de 3 mois, pour lesquels la réponse clinique précoce de 48 à 72 heures a été définie comme l’arrêt de l’augmentation de la taille des lésions et la diminution de l’érythème ou de la sensibilité par rapport à la valeur initiale, sans apparition de nouvelles lésions, et cinq des six patients ont été évalués comme étant des répondeurs cliniques.
La guérison clinique a été définie comme la résolution des signes et symptômes cliniques de l’infection, par rapport à la valeur initiale, et l’absence de traitement antibactérien supplémentaire pour la maladie étudiée. Chez les patients pédiatriques (de la naissance à moins de 18 ans) de la population en intention de traiter modifiée, le taux de guérison clinique lors de la visite de test de guérison (28 ± 2 jours) était de 95,1 % (78/82) dans le groupe recevant XYDALBA à dose unique, de 97,3 % (72/74) dans le groupe recevant XYDALBA à deux doses et de 100 % (30/30) dans le groupe de comparaison.
15 MICROBIOLOGIE
Mode d’action
La dalbavancine, un lipoglycopeptide semi-synthétique, interfère avec la synthèse de la paroi cellulaire en se liant à l’extrémité terminale D-alanyl-D-alanine du pentapeptide précurseur du peptidoglycane dans la paroi cellulaire naissante, empêchant de ce fait la formation de liaisons croisées. La dalbavancine possède une action bactéricide in vitro contre Staphylococcus aureus et Streptococcus pyogenes à des concentrations similaires à celles obtenues lors des traitements chez l’humain conformément aux schémas posologiques recommandés.
Mécanismes de résistance
On n’a pas observé de développement d’isolats bactériens résistants à la dalbavancine, que ce soit in vitro, dans des études utilisant des dilutions en série, ou dans des expériences d’infection chez l’animal.
Toutes les bactéries à Gram négatif sont naturellement résistantes à la dalbavancine.
La résistance à la dalbavancine chez Staphylococcus spp. et Enterococcus spp. est médiée par VanA, un génotype qui entraîne la modification du peptide cible dans la paroi cellulaire naissante. Le phénotype VanA est médié par un groupe de gènes, transférés d’autres organismes, et ne peut être simplement sélectionné par l’exposition des bactéries sensibles aux glycopeptides en l’absence d’un donneur. La résistance des staphylocoques médiée par VanA est rare.
Les CMI de la dalbavancine sont plus élevées pour les souches de staphylocoque ayant une résistance intermédiaire à la vancomycine (vancomycin-intermediate staphylococci, VISA) que pour les souches complètement sensibles à la vancomycine. Si les isolats pour lesquels les CMI de la dalbavancine sont plus élevés représentent des phénotypes stables et sont corrélés avec la résistance à d’autres glycopeptides, alors le mécanisme probable serait une augmentation du nombre de cibles glycopeptidiques dans le peptidoglycane naissant.
On n’a pas observé de résistance croisée entre la dalbavancine et d’autres classes d’antibiotiques dans des études in vitro. La résistance à la méthicilline n’a pas d’impact sur l’activité de la dalbavancine.
Interaction avec d’autres agents antimicrobiens
Dans des tests in vitro, il est apparu que la dalbavancine interagissait de manière synergique avec l’oxacilline, tandis qu’elle ne présentait d’interactions antagonistes ou synergiques avec aucun des agents antibactériens suivants appartenant à diverses classes : gentamicine, vancomycine, lévofloxacine, clindamycine, quinupristine/dalfopristine, linézolide, aztréonam, rifampicine ou daptomycine. La signification clinique des résultats observés in vitro n’a pas été établie.
Dans les études in vitro, on n’a pas observé d’antagonisme entre la dalbavancine et d’autres antibiotiques utilisés couramment (c.-à-d. : céfépime, ceftazidime, ceftriaxone, imipénem, méropénem, amikacine, aztréonam, ciprofloxacine, pipéracilline/tazobactam et triméthoprime/sulfaméthoxazole), quand ceux-ci ont été testés contre 12 espèces de pathogènes à Gram négatif.
Spectre d’activité
Il a été démontré que la dalbavancine est active contre les microorganismes suivants, aussi bien in vitro que dans les infections cliniques :
Bactéries à Gram positif
Staphylococcus aureus (y compris des isolats résistants à la méthicilline) Streptococcus pyogenes Streptococcus agalactiae Streptococcus dysgalactiae Streptococcus anginosus (groupe) (comprenant S. anginosus, S. intermedius, S. constellatus) Enterococcus faecalis (isolats sensibles à la vancomycine seulement).
Les données des études in vitro sur les bactéries suivantes sont disponibles, mais on ignore quelle est leur signification clinique. De plus, au moins 90 % des microorganismes parmi les bactéries suivantes présentent une concentration minimale inhibitrice (CMI) in vitro inférieure ou égale au seuil de sensibilité de la dalbavancine, qui est de 0,25 μg/mL. Toutefois, l’innocuité et l’efficacité de la dalbavancine dans le traitement des infections cliniques causées par ces bactéries n’ont pas été établies dans le cadre d’études cliniques adéquates et bien contrôlées.
Bactéries à Gram positif
Enterococcus faecium (isolats sensibles à la vancomycine seulement)
Épreuves de sensibilité
Quand ils sont disponibles, les résultats des épreuves de sensibilité in vitro pour les médicaments antimicrobiens utilisés dans les hôpitaux locaux doivent être fournis au médecin par le laboratoire de microbiologie clinique sous forme de rapports périodiques qui décrivent le profil de sensibilité des agents pathogènes nosocomiaux et acquis dans la communauté. Ces rapports doivent aider le médecin à choisir un médicament antibactérien pour traiter un patient.
Techniques de dilution
Des méthodes quantitatives sont utilisées pour déterminer les concentrations minimales inhibitrices (CMI). Les CMI, qui représentent des estimations de la sensibilité des bactéries aux agents antimicrobiens, doivent être déterminées à l’aide de tests normalisés. Lorsqu’on détermine les CMI de la dalbavancine, il faut ajouter du polysorbate-80 (P-80) à une concentration finale de 0,002 % à des plaques de microtitration fraîchement préparées ou congelées. Les CMI doivent être interprétées selon les critères présentés au Tableau 19.
Techniques de diffusion
Il n’existe pas de disque pour l’épreuve de diffusion en gélose avec la dalbavancine. L’épreuve de diffusion n’est pas une méthode fiable pour déterminer l’activité in vitro de la dalbavancine.
Tableau 19 – Critères d’interprétation du test de sensibilité à la dalbavancine
| Agent pathogène | CMI (µg/mL) | Diamètre des zones de diffusion (mm) | ||||
| S | I | R | S | I | R | |
Staphylococcus aureus (y compris des isolats résistants à la méthicilline) | ≤ 0.25 | -- | -- | -- | -- | -- |
Streptococcus pyogenes, Streptococcus agalactiae, Streptococcus dysgalactiae, et Streptococcus anginosus (groupe) | ≤ 0.25 | -- | -- | -- | -- | -- |
| Enterococcus faecalis (isolats sensibles à la vancomycine seulement) | ≤ 0.25 | -- | -- | -- | -- | -- |
a Actuellement, l’absence de données concernant les isolats résistants nous empêche de définir toute catégorie autre que « sensible ». Les isolats donnant des tests autres que « sensible » doivent être testés à nouveau, et si le résultat est confirmé, l’isolat doit être soumis à un laboratoire de référence pour des tests supplémentaires.
La mention « sensible » indique que l’agent antibactérien inhibera probablement la croissance de l’agent pathogène si le produit antibactérien atteint au site de l’infection les concentrations nécessaires pour inhiber la croissance de l’agent pathogène.
Contrôle de la qualité
Les méthodes normalisées d’évaluation de la sensibilité exigent l’utilisation de témoins de laboratoire pour surveiller et s’assurer de la justesse et de la précision des fournitures et des réactifs utilisés pour le test ainsi que des techniques utilisées par ceux qui réalisent le test. La poudre standard de dalbavancine devrait donner des résultats se situant dans la gamme des valeurs de CMI indiquées au Tableau 20.
Tableau 20 – Plages de CMI acceptables pour le contrôle de la qualité pour la dalbavancine
| Souche pour le contrôle de la qualité | Plage de CMI ( | µ | g/mL) |
| Staphylococcus aureus ATCC® 29213 | 0,03-0,12 | ||
| Streptococcus pneumoniae ATCC® 49619a | 0,008-0,03 | ||
| Enterococcus faecalis ATCC® 29212 | 0,03-0,12 | ||
ATCC® : American Type Culture Collection
a Cet organisme peut être utilisé pour valider les résultats des tests de sensibilité quand d’autres espèces de Streptococcus que S. pneumoniae sont testées.
16 TOXICOLOGIE NON CLINIQUE
Toxicité générale
Dans des études de toxicologie chez le rat et le chien, au cours desquelles la dalbavancine avait été administrée quotidiennement pendant 28 à 90 jours, des élévations des taux sériques d’enzymes hépatiques (ALAT, ASAT) associées à des observations microscopiques dans le foie ont été observées. Une nécrose hépatocellulaire a été observée chez les chiens ayant reçu des doses ≥ 10 mg/kg/jour pendant plus de deux mois, c.-à-d. correspondant à une exposition cinq à sept fois plus importante que chez l’humain. On a observé une vacuolisation histiocytaire et une nécrose hépatocytaire chez les rats ayant reçu des doses quotidiennes de 40 et 80 mg/kg/jour, respectivement, pendant quatre semaines (correspondant à peu près à une exposition trois et six fois plus importante que chez l’humain, respectivement). En plus, une toxicité rénale caractérisée par des élévations de l’AUS et de la créatinine dans le sérum, accompagnées d’observations microscopiques dans le rein, ont été constatées chez les rats et les chiens ayant reçu des doses correspondant à une exposition cinq à sept fois plus importante que chez l’humain. On ne discerne pas clairement la relation entre ces observations dans le cadre d’études de toxicologie animale après 28 et 90 jours d’administration consécutive, et la posologie cliniquement indiquée de deux doses à sept jours d’intervalle.
Chez les chiens seulement, des réactions à la perfusion caractérisées par une enflure et/ou une rougeur cutanée (non associées au point d’injection), une pâleur des muqueuses, de la salivation, des vomissements, une sédation, des diminutions modérées de la tension artérielle et des augmentations modérées du rythme cardiaque ont été observées en fonction de la dose. Ces réactions à la perfusion étaient transitoires (elles ont disparu dans l’heure suivant l’administration de la dose) et ont été attribuées à la libération d’histamine. Le profil de toxicité de la dalbavancine chez les jeunes rats correspondait à celui précédemment observés chez les rats adultes à des niveaux de dose identiques (mg/kg/jour).
Effets toxiques sur la reproduction et le développement
Les études de toxicité pour la reproduction chez le rat et le lapin n’ont pas mis en évidence un effet tératogène. Chez le rat, à des expositions environ 3,5 fois supérieures à l’exposition clinique, une réduction de la fertilité et une augmentation de la létalité embryonnaire et fœtale, une diminution du poids fœtal et de l’ossification du squelette et une augmentation de la mortalité néonatale ont été observées. On n’a pas observé d’altération de la fertilité chez le rat à une dose de 15 mg/kg/jour (correspondant à une exposition 1,2 fois supérieure à celle utilisée chez l’humain). Des réductions de la fertilité chez les mâles et les femelles, ainsi qu’une augmentation de la résorption embryonnaire, ont eu lieu à une dose de 45 mg/kg/jour (correspondant à une exposition 3,5 fois supérieure à celle utilisée chez l’humain), à laquelle des signes de toxicité parentale ont aussi été observés. Chez le lapin, l’avortement associé à une toxicité maternelle s’est produit à une exposition inférieure à la plage thérapeutique chez l’homme. La dose sans effet nocif observé (DSENO) maternelle était de 5 mg/kg/jour (des avortements, une prise de poids réduite et une réduction de la consommation de nourriture ont eu lieu à 15 mg/kg/jour). La DSENO développementale était de 15 mg/kg/jour, la dose la plus importante testée. On n’a pas observé d’altérations macroscopiques, touchant les tissus mous ou le squelette en lien avec la dalbavancine chez les fœtus.
Carcinogénicité
Aucune étude à long terme n’a été menée chez l’animal afin de déterminer le potentiel de carcinogénicité de la dalbavancine. La dalbavancine ne s’est pas révélée génotoxique lors d’un test de mutation génique HGPRT dans des cellules de mammifère, lors de tests des aberrations chromosomiques in vitro dans des cellules d’ovaire de hamsters chinois, ou lors d’un test in vivo du micronoyau chez la souris.