


Monographie de produit - Zolgensma
1 Indications
ZolgensmaMD (onasemnogène abéparvovec) est indiqué dans le traitement des enfants atteints d’amyotrophie spinale (AS) 5q qui sont porteurs de mutations bialléliques du gène de survie du motoneurone 1 (SMN1, de l’anglais Survival Motor Neuron 1) et :
- porteurs de 3 copies ou moins du gène SMN2; ou
- atteints d’AS infantile.
Les données d’efficacité et d’innocuité appuyant l’utilisation de Zolgensma dans le traitement des enfants atteints d’AS proviennent d’études cliniques ouvertes à groupe unique terminées ou actuellement menées chez des patients :
- atteints d’AS infantile et porteurs de 2 copies du gène SMN2; et
atteints d’une AS présymptomatique confirmée par diagnostic génétique et porteurs de 2 ou de
3 copies du gène SMN2 (voir la section 14 Études cliniques).
Zolgensma est un vecteur de thérapie génique dérivé d’un virus adéno-associé (VAA). La connaissance de l’évolution naturelle de l’AS et l’application de stratégies visant à aider le patient à composer avec les manifestations de cette maladie, lesquelles peuvent comprendre le déclin de la fonction motrice, de graves complications respiratoires et des difficultés à s’alimenter, sont nécessaires à une prise en charge globale de la maladie. Zolgensma doit être administré uniquement par des professionnels de la santé qui s’y connaissent en matière de dépistage, de diagnostic et de prise en charge de l’AS, et qui ont reçu une formation sur l’administration d’une thérapie génique.
1.1 Pédiatrie
Pédiatrie (≥ 8 mois) : L’efficacité de Zolgensma chez les enfants âgés de 8 mois ou plus au moment de la perfusion n’a pas été établie dans le cadre d’essais cliniques. On dispose de renseignements limités sur l’innocuité de Zolgensma chez les patients âgés de 1,5 à 9 ans (voir la section 8.2 Effets indésirables observés au cours des études cliniques).
1.2 Gériatrie
Gériatrie : L’utilisation de Zolgensma n’est pas autorisée dans la population gériatrique.
2 Contre-indications
Zolgensma est contre-indiqué en présence d’hypersensibilité à ce médicament ou à tout ingrédient de la préparation, y compris les ingrédients non médicinaux, ou constituants du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Une hépatotoxicité (insuffisance hépatique aiguë, atteinte hépatique aiguë et taux élevés d’aminotransférases hépatiques) peut survenir avec Zolgensma. Des cas mortels d’insuffisance hépatique aiguë ont été signalés (voir les sections 7 Mises en garde et précautions et 8 Effets indésirables).
- Le risque d’hépatotoxicité pourrait être accru chez les patients présentant une atteinte hépatique préexistante ou une infection hépatique d’origine virale.
- Avant la perfusion, évaluer la fonction hépatique en effectuant un examen clinique et des analyses de laboratoire chez tous les patients. Avant et après la perfusion, administrer un corticostéroïde (prednisolone par voie orale ou l’équivalent) à tous les patients. Ne pas cesser la corticothérapie générale de façon subite. Continuer de surveiller la fonction hépatique pendant au moins 3 mois après la perfusion et à d’autres moments selon ce qui est cliniquement indiqué (voir la section 4.1 Considérations posologiques).
Une microangiopathie thrombotique (MAT) peut survenir après le traitement par Zolgensma. Des cas de MAT ont été signalés après la perfusion de Zolgensma dans le cadre de la pharmacovigilance. Il est conseillé de porter rapidement attention aux signes et aux symptômes de la MAT, car cette dernière peut menacer la vie du patient ou entraîner des conséquences mortelles (voir les sections 7 Mises en garde et précautions et 8 Effets indésirables).
- Avant la perfusion, évaluer la fonction rénale en effectuant des analyses de laboratoire chez tous les patients. Surveiller l’apparition de signes et de symptômes de la MAT chez tous les patients (voir les sections 4.1 Considérations posologiques et 7 Mises en garde et précautions).
4 Posologie et administration
4.1 Considérations posologiques
Zolgensma doit toujours être administré en perfusion par un professionnel de la santé ayant reçu une formation sur l’administration d’une thérapie génique.
Pour améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être consignés clairement.
Zolgensma est un traitement à dose unique. La capside du vecteur viral adéno-associé de sérotype 9 (VAA9) déclenchera une réponse immunitaire suivant la perfusion de Zolgensma. Les patients ne doivent recevoir Zolgensma qu’une seule fois.
État de santé général
Compte tenu du risque accru d’une grave réponse immunitaire générale, l’état de santé général des patients doit être cliniquement stable (p. ex. hydratation et état nutritionnel, absence d’infection) avant la perfusion de Zolgensma. Chez les patients présentant une infection concomitante, l’administration de Zolgensma doit être retardée jusqu’à ce que l’infection soit résolue (le traitement de l’infection [p. ex. antibiotiques] doit également être terminé) et que l’état du patient soit stable sur le plan clinique. Aucun signe ou symptôme clinique d’infection ne doit être évident au moment de la perfusion de Zolgensma (voir la section 7 Mises en garde et précautions, Système immunitaire).
Épreuves et surveillance de laboratoire aux fins d’évaluation de l’innocuité
Fonction hépatique
Pour contrer de possibles lésions hépatiques, y compris des élévations des taux d’alanine aminotransférase (ALT), d’aspartate aminotransférase (AST) et de bilirubine totale, traiter tous les patients par un corticostéroïde (prednisolone prise par voie orale ou l’équivalent) avant et après la perfusion de Zolgensma, et surveiller la fonction hépatique (voir les sections 3 Encadré sur les mises en gardes et précautions importantes et 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Avant la perfusion de Zolgensma
- Procéder à une évaluation clinique de la fonction hépatique comportant la mesure des taux d’AST, d’ALT, de bilirubine totale et d’albumine, ainsi que le temps de prothrombine, le temps de céphaline (PTT) et le rapport international normalisé (RIN).
- La veille de la perfusion de Zolgensma, administrer de la prednisolone par voie orale en prémédication à une dose de 1 mg/kg de poids corporel par jour (ou l’équivalent, si un autre corticostéroïde est utilisé).
Le jour de la perfusion de Zolgensma et après la perfusion
Poursuivre le traitement par la prednisolone à une dose de 1 mg/kg de poids corporel par jour
(ou l’équivalent, si un autre corticostéroïde est utilisé) y compris le jour de la perfusion de Zolgensma, pendant 30 jours.
- Pendant la perfusion et immédiatement après celle-ci, surveiller étroitement le patient pour déceler toute réaction d’hypersensibilité ou anaphylaxie liées à la perfusion. S’il survient une telle réaction ou anaphylaxie, la perfusion doit être interrompue et un traitement doit être administré au besoin (voir 7 Mises en garde et précautions et 8 Effets indésirables, 8.5 Effets indésirables observés après la commercialisation).
- Surveiller régulièrement la fonction hépatique pendant au moins 3 mois et à d’autres moments selon ce qui est cliniquement indiqué. Au cours des 30 premiers jours, mesurer les taux d’AST, d’ALT et de bilirubine totale, et surveiller l’apparition de signes d’atteinte hépatique toutes les semaines. Procéder rapidement à une évaluation clinique et à une surveillance étroite des patients dont les résultats de l’évaluation de la fonction hépatique se sont détériorés et/ou qui présentent des signes ou des symptômes d’une affection aiguë. Si la présence de lésions hépatiques est soupçonnée, il est recommandé d’effectuer d’autres analyses (p. ex. taux d’albumine, temps de prothrombine, temps de céphaline et RIN).
Après 30 jours, évaluer la fonction hépatique en procédant à un examen clinique et à une mesure des taux d’ALT, d’AST et de bilirubine totale :
- Pour les patients dont les résultats à l’évaluation de la fonction hépatique n’ont rien de particulier (c.-à-d., examen clinique normal, taux de bilirubine totale, d’ALT et d’AST inférieurs à 2 × LSN), réduire graduellement la dose du corticostéroïde pendant les 28 jours subséquents en assurant une surveillance étroite, au moins 1 fois par semaine. Ne pas cesser la corticothérapie générale de façon subite. Si l'état clinique du patient est stable et que les résultats à l’évaluation de la fonction hépatique n’ont rien de particulier au terme de la période de réduction de la dose de corticostéroïde, poursuivre la surveillance toutes les deux semaines pendant un mois.
- Pour les patients qui présentent des anomalies nouvelles ou persistantes de la fonction hépatique, continuer la corticothérapie à action générale (équivalant à 1 mg/kg de poids corporel par jour de prednisolone par voie orale) jusqu’à ce que les taux d’AST et d’ALT soient tous deux inférieurs à 2 × LSN et que toutes les autres mesures reviennent dans les valeurs normales. Réduire graduellement la dose du corticostéroïde pendant les 28 jours subséquents en assurant une surveillance étroite, au moins 1 fois par semaine. Ne pas cesser la corticothérapie générale de façon subite. Si l’état clinique du patient est stable et que les résultats à l’évaluation de la fonction hépatique n’ont rien de particulier au terme de la période de réduction de la dose de corticostéroïde, poursuivre la surveillance toutes les deux semaines pendant un mois.
- Si un patient ne répond pas adéquatement à l’équivalent d’une dose de 1 mg/kg de poids corporel par jour de prednisolone par voie orale et/ou si la présence d’une atteinte hépatique grave ou d’une insuffisance hépatique aiguë est soupçonnée, consulter sans délai un ou plusieurs spécialistes (p. ex. gastroentérologue/hépatologue pédiatrique). Envisager d’augmenter la dose quotidienne du corticostéroïde et/ou d’en prolonger l’administration et/ou d’en réduire la dose plus lentement. Si la corticothérapie par voie orale est mal tolérée ou inefficace, une corticothérapie par voie intraveineuse peut être envisagée selon la situation clinique.
Du matériel éducatif relatif aux risques d’hépatotoxicité, destiné aux professionnels de la santé et aux proches aidants, peut être obtenu auprès du fabricant.
Créatinine
Mesurer le taux de créatinine avant la perfusion de Zolgensma.
Hémogramme
Obtenir un hémogramme (y compris le taux d’hémoglobine et le nombre de plaquettes) avant la perfusion de Zolgensma.
Numération plaquettaire
Surveiller le nombre de plaquettes au moins une fois par semaine pendant le premier mois, puis toutes les deux semaines pendant les deuxième et troisième mois. Continuer de surveiller jusqu’à ce que les résultats de la numération plaquettaire soient sans particularité (voir la section 7 Mises en garde et précautions, Système sanguin et lymphatique).
Troponine I
Des élévations du taux de troponine I cardiaque peuvent survenir à la suite d’une perfusion de Zolgensma (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire). Il faut envisager de mesurer le taux de troponine I avant et après la perfusion de Zolgensma, et d’effectuer une évaluation de la fonction cardiaque après la perfusion de Zolgensma. Il convient de consulter un cardiologue au besoin.
Anticorps anti-VAA
Doser les anticorps anti-VAA9 avant la perfusion de Zolgensma. Les patients ayant des titres supérieurs à 1:50 ne doivent pas être traités par Zolgensma (voir la section 7 Mises en garde et précautions, Système immunitaire).
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de Zolgensma est de 1,1 × 10¹⁴ génomes de vecteur (vg)/kg de poids corporel du patient (Tableau 1).
Tableau 1. Dose recommandée de Zolgensma en fonction du poids corporel du patient
| Éventail de poids corporel (kg) | Dose (vg) | Volume total de la dosea (mL) | ||||||
| 2,6 – 3,0 | 3,3 x 10¹⁴ | 16,5 | ||||||
| 3,1 – 3,5 | 3,9 x 10¹⁴ | 19,3 | ||||||
| 3,6 – 4,0 | 4,4 x 10¹⁴ | 22,0 | ||||||
| 4,1 – 4,5 | 5,0 x 10¹⁴ | 24,8 | ||||||
| 4,6 – 5,0 | 5,5 x 10¹⁴ | 27,5 | ||||||
| 5,1 – 5,5 | 6,1 x 10¹⁴ | 30,3 | ||||||
| 5,6 – 6,0 | 6,6 x 10¹⁴ | 33,0 | ||||||
| 6,1 – 6,5 | 7,2 x 10¹⁴ | 35,8 | ||||||
| 6,6 – 7,0 | 7,7 x 10¹⁴ | 38,5 | ||||||
| 7,1 – 7,5 | 8,3 x 10¹⁴ | 41,3 | ||||||
| 7,6 – 8,0 | 8,8 x 10¹⁴ | 44,0 | ||||||
| 8,1 – 8,5 | 9,4 x 10¹⁴ | 46,8 | ||||||
| 8,6 – 9,0 | 9,9 x 10¹⁴ | 49,5 | ||||||
| 9,1 – 9,5 | 1,05 x 10¹⁵ | 52,3 | ||||||
| 9,6 – 10,0 | 1,10 x 10¹⁵ | 55,0 | ||||||
| 10,1 – 10,5 | 1,16 x 10¹⁵ | 57,8 | ||||||
| 10,6 – 11,0 | 1,21 x 10¹⁵ | 60,5 | ||||||
| 11,1 – 11,5 | 1,27 x 10¹⁵ | 63,3 | ||||||
| 11,6 – 12,0 | 1,32 x 10¹⁵ | 66,0 | ||||||
| 12,1 – 12,5 | 1,38 x 10¹⁵ | 68,8 | ||||||
| 12,6 – 13,0 | 1,43 x 10¹⁵ | 71,5 | ||||||
| 13,1 – 13,5 | 1,49 x 10¹⁵ | 74,3 | ||||||
| 13,6 – 14,0 | 1,54 x 10¹⁵ | 77,0 | ||||||
| 14,1 – 14,5 | 1,60 x 10¹⁵ | 79,8 | ||||||
| 14,6 – 15,0 | 1,65 x 10¹⁵ | 82,5 | ||||||
| 15,1 – 15,5 | 1,71 x 10¹⁵ | 85,3 | ||||||
| 15,6 – 16,0 | 1,76 x 10¹⁵ | 88,0 | ||||||
| Éventail de poids corporel (kg) | Dose (vg) | Volume total de la dosea (mL) | ||||||
| 16,1 – 16,5 | 1,82 x 10¹⁵ | 90,8 | ||||||
| 16,6 – 17,0 | 1,87 x 10¹⁵ | 93,5 | ||||||
| 17,1 – 17,5 | 1,93 x 10¹⁵ | 96,3 | ||||||
| 17,6 – 18,0 | 1,98 x 10¹⁵ | 99,0 | ||||||
| 18,1 – 18,5 | 2,04 x 10¹⁵ | 101,8 | ||||||
| 18,6 – 19,0 | 2,09 x 10¹⁵ | 104,5 | ||||||
| 19,1 – 19,5 | 2,15 x 10¹⁵ | 107,3 | ||||||
| 19,6 – 20,0 | 2,20 x 10¹⁵ | 110,0 | ||||||
| 20,1 – 20,5 | 2,26 x 10¹⁵ | 112,8 | ||||||
| 20,6 – 21,0 | 2,31 x 10¹⁵ | 115,5 | ||||||
a REMARQUE : Le volume de la dose est calculé à partir de la limite supérieure de l’éventail de poids corporel auquel appartient le patient.
Populations particulières
Patients atteints d’insuffisance rénale
L’efficacité et l’innocuité de Zolgensma n’ont pas été établies chez les patients atteints d’insuffisance rénale.
Patients atteints d’insuffisance hépatique
L’efficacité et l’innocuité de Zolgensma n’ont pas été établies chez les patients atteints d’insuffisance hépatique; toutefois, un risque d’hépatotoxicité a été décelé chez les patients après la perfusion de Zolgensma (voir les sections 3 Encadré sur les mises en gardes et précautions importantes et 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Du matériel éducatif relatif aux risques d’hépatotoxicité, destiné aux professionnels de la santé et aux proches aidants, peut être obtenu auprès du fabricant.
Enfants
L’efficacité et l’innocuité de Zolgensma chez des nouveau-nés prématurés n’ayant pas atteint l’âge gestationnel à terme n’ont pas été établies.
L’efficacité et l’innocuité de Zolgensma chez les enfants âgés de 8 mois ou plus au moment de la perfusion n’ont pas été établies dans le cadre d’essais cliniques.
4.4 Administration
Zolgensma doit être administré en une seule perfusion intraveineuse.
Préparation de Zolgensma :
- Zolgensma doit être préparé dans des conditions d’asepsie.
- Zolgensma doit être décongelé au réfrigérateur (de 2 à 8 °C) pendant environ 16 heures ou à la température ambiante (de 20 à 25 °C) pendant environ 6 heures.
- Ne pas utiliser Zolgensma avant que la solution soit complètement décongelée.
- Une fois décongelé, Zolgensma est un liquide clair à légèrement opaque, incolore ou blanc très pâle, exempt de particules. Avant de l’administrer, inspecter visuellement les flacons à la recherche de particules ou d’un changement de couleur. Ne pas utiliser les flacons s’il y a des particules et/ou un changement de couleur.
- NE PAS AGITER.
- Juste avant la préparation de la dose, prélever le volume de médicament prescrit de tous les flacons avec la seringue, éliminer les bulles d’air, recapuchonner l’aiguille et acheminer la seringue remplie à l’endroit prévu pour la perfusion.
- Une fois aspirée dans la seringue, la dose doit être administrée dans les 8 heures qui suivent.
- NE PAS RECONGELER.
Directives pour la perfusion intraveineuse
- Installer un cathéter principal dans une veine périphérique (habituellement du bras ou de la jambe).
- L’utilisation d’un cathéter secondaire est recommandée.
- Programmer le pousse-seringue pour la purge de la tubulure au moyen d’une solution physiologique ou réaliser une purge manuelle avec une solution physiologique.
- Administrer Zolgensma en perfusion lente sur une période de 60 minutes. Ne pas administrer par injection rapide ni par bolus intraveineux.
- À la fin de la perfusion, rincer la tubulure avec une solution physiologique.
Placer les flacons de Zolgensma usagés dans un sac pour articles contaminés, sceller
hermétiquement et mettre au rebut dans un contenant à déchets biologiques dangereux conformément aux lignes directrices de l’établissement sur les déchets biologiques dangereux (voir la section 11 Conservation, stabilité et mise au rebut).
4.5 Dose oubliée
Sans objet. Zolgensma ne doit être administré qu’une seule fois.
5 Surdose
On ne dispose d’aucune donnée provenant d’études cliniques sur le surdosage de Zolgensma. L’ajustement de la dose de prednisolone, une observation clinique attentive et la surveillance des paramètres de laboratoire (y compris des valeurs biologiques et hématologiques) visant à évaluer la réponse immunitaire générale sont recommandés (voir les sections 4.1 Considérations posologiques et 7 Mises en garde et précautions).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2. Formes posologiques, teneurs et composition
Description
Zolgensma est une solution pour perfusion intraveineuse offerte dans des flacons à usage unique. Une fois décongelé, Zolgensma est un liquide clair à légèrement opaque, incolore ou blanc très pâle.
Chaque mL de solution contient de l’onasemnogène abéparvovec à une concentration nominale de 2 × 10¹³ génomes de vecteur (vg).
Zolgensma est offert dans un flacon de 10 mL en polymère Crystal Zenith® muni d’un bouchon de 20 mm en caoutchouc chlorobutyle, d’un sceau en aluminium rabattable et d’un capuchon en plastique de couleur. Les flacons sont offerts en deux volumes de remplissage, soit 5,5 mL et 8,3 mL.
Le nombre total de flacons et les combinaisons de volume de remplissage des flacons de chaque emballage complet seront personnalisés pour répondre aux besoins posologiques de chaque patient en fonction de son poids (Tableau 3).
Tableau 3. Composition des trousses Zolgensma
| Poids du patient (kg) | Flacon de 5,5 mLa | Flacon de 8,3 mLb | Nbre total de flacons par | ||
| trousse | |||||
| 2,6 – 3,0 | 0 | 2 | 2 | ||
| 3,1 – 3,5 | 2 | 1 | 3 | ||
| 3,6 – 4,0 | 1 | 2 | 3 | ||
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| Intraveineuse | Solution pour perfusion/2,0 × 1013 géno mes de vecteur (vg)/mL | Acide chlorhydrique (pour équilibrer le pH), chlorure de magnésium, chlorure de sodium, eau pour injection, poloxamère 188, trométhamine | ||
| Poids du patient (kg) | Flacon de 5,5 mLa | Flacon de 8,3 mLb | Nbre total de flacons par | ||
| trousse | |||||
| 4,1 – 4,5 | 0 | 3 | 3 | ||
| 4,6 – 5,0 | 2 | 2 | 4 | ||
| 5,1 – 5,5 | 1 | 3 | 4 | ||
| 5,6 – 6,0 | 0 | 4 | 4 | ||
| 6,1 – 6,5 | 2 | 3 | 5 | ||
| 6,6 – 7,0 | 1 | 4 | 5 | ||
| 7,1 – 7,5 | 0 | 5 | 5 | ||
| 7,6 – 8,0 | 2 | 4 | 6 | ||
| 8,1 – 8,5 | 1 | 5 | 6 | ||
| 8,6 – 9,0 | 0 | 6 | 6 | ||
| 9,1 – 9,5 | 2 | 5 | 7 | ||
| 9,6 – 10,0 | 1 | 6 | 7 | ||
| 10,1 – 10,5 | 0 | 7 | 7 | ||
| 10,6 – 11,0 | 2 | 6 | 8 | ||
| 11,1 – 11,5 | 1 | 7 | 8 | ||
| 11,6 – 12,0 | 0 | 8 | 8 | ||
| 12,1 – 12,5 | 2 | 7 | 9 | ||
| 12,6 – 13,0 | 1 | 8 | 9 | ||
| 13,1 – 13,5 | 0 | 9 | 9 | ||
| 13,6 – 14,0 | 2 | 8 | 10 | ||
| 14,1 – 14,5 | 1 | 9 | 10 | ||
| 14,6 – 15,0 | 0 | 10 | 10 | ||
| 15,1 – 15,5 | 2 | 9 | 11 | ||
| 15,6 – 16,0 | 1 | 10 | 11 | ||
| 16,1 – 16,5 | 0 | 11 | 11 | ||
| 16,6 – 17,0 | 2 | 10 | 12 | ||
| Poids du patient (kg) | Flacon de 5,5 mLa | Flacon de 8,3 mLb | Nbre total de flacons par | ||
| trousse | |||||
| 17,1 – 17,5 | 1 | 11 | 12 | ||
| 17,6 – 18,0 | 0 | 12 | 12 | ||
| 18,1 – 18,5 | 2 | 11 | 13 | ||
| 18,6 – 19,0 | 1 | 12 | 13 | ||
| 19,1 – 19,5 | 0 | 13 | 13 | ||
| 19,6 – 20,0 | 2 | 12 | 14 | ||
| 20,1 – 20,5 | 1 | 13 | 14 | ||
| 20,6 – 21,0 | 0 | 14 | 14 | ||
a Chaque flacon contient un volume extractible d’au moins 5,5 mL de solution à une concentration nominale de 2,0 × 10¹³ vg/mL.
b Chaque flacon contient un volume extractible d’au moins 8,3 mL de solution à une concentration nominale de 2,0 × 10¹³ vg/mL.
7 Mises en garde et précautions
Voir la section 3 Encadré sur les mises en garde et précautions importantes.
Généralités
AS au stade avancé
Comme l’AS se traduit par une atteinte progressive et irréversible des motoneurones, les bienfaits de Zolgensma chez les patients symptomatiques dépendent de l’ampleur de la maladie au moment du traitement. Ainsi, plus le traitement est instauré tôt, meilleures sont les chances d’en tirer des bienfaits plus importants.
La déperdition progressive des motoneurones est irréversible. Le professionnel de la santé traitant doit tenir compte du fait que les bienfaits et risques du traitement n’ont pas été établis chez les patients qui présentent une faiblesse musculaire importante et une insuffisance respiratoire, de même que chez les patients sous ventilation mécanique prolongée ou qui sont incapables de déglutir.
Don de sang et de tissus
Les patients traités par Zolgensma ne doivent pas faire des dons de sang, d’organes, de tissus ou de cellules aux fins de greffe ou de transplantation.
Excrétion du vecteur
Une excrétion temporaire du vecteur de Zolgensma se produit principalement par les déchets corporels (voir la section 10 Pharmacologie clinique, Pharmacocinétique). Les personnes qui s’occupent du patient doivent être informées de la façon prudente de manipuler ses selles (voir la section 11 Conservation, stabilité et mise au rebut, Précautions particulières d’élimination).
Intégration de l’ADN du vecteur VAA et risque d’oncogénicité
L’intégration de l’ADN du vecteur VAA dans le génome pourrait théoriquement comporter un risque d’oncogénicité. L’importance clinique de chacune de ces intégrations reste à préciser, mais c’est un fait reconnu qu’elles pourraient s’accompagner d’un risque d’oncogénicité.
Zolgensma est composé d’un vecteur VAA9 recombinant non répliquant dont l’ADN subsiste surtout sous une forme épisomale. Des cas de tumeur ont été rapportés chez des patients traités par Zolgensma. En outre, des intégrations aléatoires de l’ADN du vecteur VAA9 ont été décelées dans les tissus tumoraux de patients ayant reçu des traitements par ce médicament. Une relation de cause à effet n’a pu être établie à la lumière des analyses tumorales réalisées à ce jour. Par ailleurs, dans certains cas, on disposait uniquement de renseignements fragmentaires en raison d’analyses incomplètes ou non concluantes. Si une tumeur se forme chez des patients traités par Zolgensma, les professionnels de la santé doivent en informer Novartis Pharma Canada inc., au 1 877 631-6775.
Appareil cardiovasculaire
Troponine I
Des élévations du taux de troponine I cardiaque (jusqu’à 0,2 mcg/L) après la perfusion de Zolgensma ont été observées au cours des essais cliniques (voir la section 8 Effets indésirables). Une élévation du taux de troponine I pourrait indiquer une lésion du tissu du myocarde; toutefois, la pertinence clinique de ces constatations n’a pas été établie. Une toxicité cardiaque après le traitement par l’onasemnogène abéparvovec a été constatée lors des études chez l’animal (voir la section 16 Toxicologie non clinique). Il faut envisager de mesurer le taux de troponine I avant et après la perfusion de Zolgensma, et d’effectuer une évaluation de la fonction cardiaque après la perfusion de Zolgensma. Il convient de consulter un cardiologue au besoin.
Système sanguin et lymphatique
Thrombocytopénie
Des baisses transitoires du nombre de plaquettes, dont certaines satisfaisaient aux critères diagnostiques de thrombocytopénie, ont généralement été observées dans les deux premières semaines suivant la perfusion de Zolgensma (voir la section 8 Effets indésirables). Une thrombocytopénie nécessitant une transfusion de plaquettes a été signalée dans le cadre de la pharmacovigilance chez des patients atteints ou non de microangiopathie thrombotique (voir la sous-section ci-après et la section 8.5 Effets indésirables observés après la commercialisation). Mesurer le nombre de plaquettes avant la perfusion de Zolgensma et le surveiller étroitement pour déceler toute diminution significative au cours des deux premières semaines suivant la perfusion, puis à intervalles réguliers par la suite, soit au moins une fois par semaine durant le premier mois, puis toutes les deux semaines durant les deuxième et troisième mois. Continuer la surveillance jusqu’à ce que le nombre de plaquettes revienne aux valeurs normales.
Du matériel éducatif relatif aux risques de thrombocytopénie, destiné aux professionnels de la santé et aux proches aidants, peut être obtenu auprès du fabricant.
Microangiopathie thrombotique
Des cas de microangiopathie thrombotique (MAT), aussi appelée syndrome hémolytique et urémique atypique (SHUa), ont généralement été signalés dans les deux premières semaines suivant la perfusion de Zolgensma dans le cadre de la pharmacovigilance (voir la section 8.5 Effets indésirables observés après la commercialisation). Dans certains cas, l’activation concomitante ou récente du système immunitaire (p. ex. en cas d’infections ou de vaccination) pourrait y avoir contribué. La MAT se caractérise par une thrombocytopénie, une fièvre, une hypertension, une anémie hémolytique microangiopathique et une atteinte rénale aiguë.
Il est conseillé de porter rapidement attention aux signes et aux symptômes de la MAT, car cette dernière peut menacer la vie du patient ou entraîner des conséquences mortelles. Il faut informer les personnes qui s’occupent du patient de l’importance de repérer et de signaler rapidement les signes et les symptômes de la MAT après la perfusion de Zolgensma.
Comme la thrombocytopénie est l’une des principales caractéristiques de la MAT, la numération plaquettaire doit être étroitement surveillée afin de déceler toute diminution significative dans les deux premières semaines suivant la perfusion, puis à intervalles réguliers par la suite (voir la sous-section Thrombocytopénie ci-dessus). Chez tous les patients, surveiller aussi l’apparition de signes et de symptômes de la MAT tels qu’hypertension, ecchymoses plus fréquentes, crises convulsives ou diminution de la diurèse. Si de tels signes et symptômes apparaissent chez un patient présentant une thrombocytopénie, il faut procéder rapidement à une évaluation diagnostique afin de déterminer si une anémie hémolytique et un dysfonctionnement rénal sont aussi présents. Si les signes cliniques, les symptômes ou les résultats des épreuves de laboratoire cadrent avec ceux d’une MAT, consulter immédiatement un hématologue pédiatrique ou un néphrologue pédiatrique afin de prendre en charge la MAT selon les indications cliniques.
Du matériel éducatif relatif aux risques de microangiopathie thrombotique, destiné aux professionnels de la santé et aux proches aidants, peut être obtenu auprès du fabricant.
Fonctions hépatique, biliaire et pancréatique
Insuffisance/atteinte hépatique aiguë et taux élevés d’aminotransférases
Une hépatotoxicité (insuffisance hépatique aiguë, atteinte hépatique aiguë et taux élevés d’aminotransférases) peut survenir avec Zolgensma (voir la section 8 Effets indésirables). Des cas mortels d’insuffisance hépatique aiguë ont été signalés. Le risque d’insuffisance/atteinte hépatique aiguë pourrait être accru chez les patients qui présentent une atteinte hépatique préexistante ou une infection hépatique d’origine virale. L’efficacité et l’innocuité de Zolgensma en présence de taux d’ALT, d’AST ou de bilirubine totale (sauf s’ils sont dus à un ictère néonatal) plus de 2 × LSN n’ont pas été établies. Avant la perfusion de Zolgensma, évaluer la fonction hépatique en effectuant un examen clinique et en mesurant les taux d’AST, d’ALT, de bilirubine totale et d’albumine, ainsi que le temps de prothrombine, le temps de céphaline et le RIN chez tous les patients. Continuer de surveiller la fonction hépatique (ALT, AST, bilirubine totale) pendant au moins 3 mois après la perfusion et à d’autres moments selon ce qui est cliniquement indiqué (voir la section 4.1 Considérations posologiques). Procéder rapidement à une évaluation clinique et à une surveillance étroite des patients dont les résultats de l’évaluation de la fonction hépatique se sont détériorés et/ou qui présentent des signes ou des symptômes d’une affection aiguë. Si la présence de lésions hépatiques est soupçonnée, il est recommandé d’effectuer d’autres analyses (p. ex. taux d’albumine, temps de prothrombine, temps de céphaline et RIN).
Avant et après la perfusion, administrer un corticostéroïde (prednisolone par voie orale ou l’équivalent) à tous les patients. Ne pas cesser la corticothérapie générale de façon subite. Diriger sans délai vers un spécialiste (gastroentérologue/hépatologue pédiatrique) le patient qui ne répond pas adéquatement aux ajustements de la dose de prednisolone (voir la section 4.1 Considérations posologiques).
Du matériel éducatif relatif aux risques d’hépatotoxicité, destiné aux professionnels de la santé et aux proches aidants, peut être obtenu auprès du fabricant.
Système immunitaire
Réponse immunitaire générale et infections concomitantes
Les patients qui présentaient une infection ne pouvaient participer aux essais cliniques sur Zolgensma. Dans certains cas survenus après la mise en marché du médicament, on a rapporté une évolution clinique grave de l’infection chez des patients traités par Zolgensma qui présentaient une infection aiguë (p. ex. des voies respiratoires) ou chronique, non maîtrisée, sous-jacente potentielle. La présence simultanée d’une réponse immunitaire générale après la perfusion de Zolgensma et d’une infection risque d’entraîner des conséquences graves ou sévères. Le mauvais état de santé (p. ex. nutrition, hydratation) pourrait également y contribuer.
L’état de santé général des patients doit être cliniquement stable (p. ex. hydratation et état nutritionnel, absence d’infection) avant la perfusion de Zolgensma. Chez les patients présentant une infection concomitante, la perfusion de Zolgensma doit être retardée jusqu’à ce que l’infection soit résolue (le traitement de l’infection [p. ex. antibiotiques] doit également être terminé) et que l’état du patient soit stable sur le plan clinique. Aucun signe ou symptôme clinique d’infection ne doit être évident au moment de la perfusion de Zolgensma (voir la section 4.1 Considérations posologiques).
Une vigilance accrue est recommandée en matière de prévention, de surveillance et de prise en charge d’une infection avant et après la perfusion de Zolgensma. Il faut donner des conseils sur la prévention des infections aux personnes qui s’occupent du patient et les informer de l’importance de repérer et de signaler rapidement les signes et les symptômes d’infection avant et après la perfusion de Zolgensma.
Immunogénicité
Dans le cadre des essais cliniques, les patients devaient avoir des titres d’anticorps anti-VAA9 équivalents ou inférieurs à 1:50, mesurés par dosage immunoenzymatique (ELISA), avant la perfusion de Zolgensma. L’efficacité et l’innocuité de Zolgensma n’ont pas été établies chez les patients dont les titres d’anticorps anti-VAA9 étaient supérieurs à 1:50 avant la perfusion. Effectuer un test de dépistage des anticorps anti-VAA9 avant la perfusion de Zolgensma (voir la section 4.1 Considérations posologiques). L’épreuve pourra être répétée si les titres d’anticorps anti-VAA9 s’élèvent au-dessus de 1:50 (voir la section 10.4 Immunogénicité).
Réactions liées à la perfusion
Des réactions graves liées à la perfusion, y compris des réactions d’hypersensibilité et une anaphylaxie, sont survenues pendant et/ou immédiatement après la perfusion de Zolgensma (voir 8.5 Effets indésirables observés après la commercialisation). Les signes et symptômes de ces réactions peuvent comprendre, entre autres, une éruption cutanée, une urticaire, des vomissements, une dyspnée, des bouffées vasomotrices, une enflure du visage, de la bouche ou de la gorge, des frissons, une respiration sifflante, une désaturation en oxygène et/ou une altération de la fréquence cardiaque et de la tension artérielle. Les patients doivent être étroitement surveillés pour qu’on puisse déceler tout signe ou symptôme de réaction liée à la perfusion pendant la période de perfusion et immédiatement après la fin de celle-ci. S’il survient une telle réaction, la perfusion doit être interrompue et un traitement doit être administré au besoin. La perfusion peut être redémarrée de manière prudente en fonction de l’évaluation clinique et des normes de pratique.
Santé reproductive
Fertilité
Il n’existe aucune donnée sur l’effet de Zolgensma sur la fertilité. Les effets de l’onasemnogène abéparvovec sur la fertilité des mâles et des femelles n’ont pas fait l’objet d’études chez les animaux (voir la section 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement).
Intégration dans les lignées germinales
Le risque d’une transmission ou d’une intégration du génome de vecteur de l’onasemnogène abéparvovec aux lignées germinales n’a pas fait l’objet d’études chez les animaux (voir la section 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement).
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe aucune donnée sur l’emploi de Zolgensma chez la femme enceinte. Aucune étude sur la toxicité pour la reproduction et le développement n’a été menée avec l’onasemnogène abéparvovec (voir la section 16 Toxicologie non clinique).
7.1.2 Allaitement
Il n’y a aucune donnée concernant la présence de Zolgensma dans le lait maternel humain ni sur les effets du médicament sur le nourrisson allaité ou sur la production de lait.
7.1.3 Enfants et adolescents
L’efficacité et l’innocuité de Zolgensma chez des nouveau-nés prématurés n’ayant pas atteint l’âge gestationnel à terme n’ont pas été établies.
L’efficacité de Zolgensma chez les enfants âgés de 8 mois ou plus au moment de la perfusion n’a pas été établie dans le cadre d’essais cliniques. On dispose de renseignements limités sur l’innocuité de Zolgensma chez les patients âgés de 1,5 à 9 ans (voir la section 8.2 Effets indésirables observés au cours des études cliniques).
7.1.4 Personnes âgées
Il n’existe aucune donnée pour cette population.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables les plus souvent rapportés après la perfusion de Zolgensma lors des 4 études cliniques menées en mode ouvert décrites à la section 8.2 ci-dessous sont la fièvre ou la pyrexie (51 %), une hausse des enzymes hépatiques (33 %; 6,2 % de cas sérieux) et une diminution du nombre de plaquettes ou une thrombocytopénie (6,2 %) (voir les sections 3 Encadré sur les mises en gardes et précautions importantes, 4.1 Considérations posologiques, 7 Mises en garde et précautions et 8.2 Effets indésirables observés au cours des études cliniques, Descriptions de certains effets indésirables).
Les effets indésirables répertoriés depuis que le médicament est commercialisé sont énumérés ci-après, à la section 8.5 Effets indésirables observés après la commercialisation.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’innocuité de Zolgensma a été évaluée chez 97 patients ayant reçu ce médicament à la dose recommandée (1,1 x 10¹⁴ vg/kg) dans le cadre de 4 études cliniques menées en mode ouvert (CL-101, CL-303, CL-302 et CL-304). Les patients (dont le poids allait de 3 à 8,4 kg) étaient âgés de 0,3 à 7,9 mois au moment de l’administration du traitement et ils ont été suivis pendant 1,8 à 24 mois par la suite.
Les effets indésirables survenus pendant le traitement (à une fréquence de 5 % ou plus) chez les patients ayant reçu Zolgensma par perfusion intraveineuse lors de ces 4 études cliniques menées en mode ouvert sont présentés au Tableau 4.
Tableau 4. Effets indésirables survenus pendant le traitement dans le cadre des études cliniques (études CL-101, CL-303, CL-302 et CL-304) (à une fréquence de 5 % ou plus)
| Classification par discipline médicale | Zolgensma à 1,1 x 10¹⁴ vg/kg | ||||
| (System Organ Class) | (N = 97) | ||||
| Terme privilégié | n (%) | ||||
| Infections et infestations | |||||
| Infection des voies respiratoires supérieuresa | 48 (49,5) | ||||
| Infection des voies respiratoires inférieuresb | 28 (29,9) | ||||
| Infection des voies respiratoiresc | 20 (20,6) | ||||
| Gastro-entérite | 16 (16,5) | ||||
| Infection urinaired | 11 (11,3) | ||||
| Otite moyennee | 9 (9,3) | ||||
| Mycosef | 8 (8,2) | ||||
| Classification par discipline médicale | Zolgensma à 1,1 x 10¹⁴ vg/kg | ||||
| (System Organ Class) | (N = 97) | ||||
| Terme privilégié | n (%) | ||||
| Conjonctivite | 8 (8,2) | ||||
| Otite | 7 (7,2) | ||||
| Troubles gastro-intestinaux | |||||
| Constipation | 25 (25,8) | ||||
| Vomissements | 24 (24,7) | ||||
| Reflux gastro-œsophagien | 17 (17,5) | ||||
| Diarrhée | 15 (15,5) | ||||
| Troubles de la dentition | 10 (10,3) | ||||
| Troubles généraux et anomalies au point d’administration | |||||
| Pyrexieg | 49 (50,5) | ||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||
| Touxh | 21 (21,6) | ||||
| Congestion nasale | 12 (12,4) | ||||
| Détresse respiratoire | 9 (9,3) | ||||
| Hypoxiei | 7 (7,2) | ||||
| Insuffisance respiratoirej | 7 (7,2) | ||||
| Utilisation des muscles respiratoires accessoires | 6 (6,2) | ||||
| Aspirationk | 5 (5,2) | ||||
| Atélectasie | 5 (5,2) | ||||
| Respiration anormale | 5 (5,2) | ||||
| Rhinorrhée | 5 (5,2) | ||||
| Tachypnée | 5 (5,2) | ||||
| Épreuves de laboratoire | |||||
| Hausse des résultats aux épreuves fonctionnelles hépatiquesl | 32 (33,0) | ||||
| Troubles de la peau et du tissu sous-cutané | |||||
| Éruption cutanéem | 17 (17,5) | ||||
| Classification par discipline médicale | Zolgensma à 1,1 x 10¹⁴ vg/kg | ||||
| (System Organ Class) | (N = 97) | ||||
| Terme privilégié | n (%) | ||||
| Dermatiten | 12 (12,4) | ||||
| Lésions, intoxications et complications d’intervention | |||||
| Contusion | 6 (6,2) | ||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||
| Scolioseo | 13 (13,4) | ||||
| Troubles du système nerveux | |||||
| Contractions musculaires involontaires | 6 (6,2) | ||||
| Troubles des systèmes sanguin et lymphatique | |||||
| Anémiep | 6 (6,2) | ||||
| Thrombocytopénieq | 6 (6,2) | ||||
| Troubles cardiaques | |||||
| Tachycardie | 5 (5,2) | ||||
| Troubles psychiatriques | |||||
| Irritabilité | 5 (5,2) | ||||
| Troubles vasculaires | |||||
| Hypertensionr | 8 (8,2) | ||||
a Sont regroupées sous ce terme générique l’influenza, la rhinopharyngite, la pharyngite streptococcique, la trachéite d’origine bactérienne, la rhinite, la laryngite, l’infection des voies respiratoires supérieures d’origine virale, la pharyngite, la laryngotrachéite infectieuse aiguë et l’amygdalite.
b Sont regroupées sous ce terme générique la pneumonie, la pneumonie d’origine virale, l’infection à métapneumovirus, la pneumonie d’origine bactérienne, la pneumonie causée par le virus parainfluenza, la pneumonie causée par le virus respiratoire syncytial, la bronchiolite, la bronchiolite causée par le virus respiratoire syncytial et la bronchite. c Sont regroupées sous ce terme générique l’infection par un rhinovirus, l’infection par le virus parainfluenza, l’infection des voies respiratoires d’origine virale et l’infection par le virus respiratoire syncytial.
d Sont regroupées sous ce terme générique l’infection urinaire d’origine bactérienne, la bactériurie, la cystite et la pyélonéphrite. e Est regroupée sous ce terme générique l’otite moyenne aiguë.
f Sont regroupés sous ce terme générique l’infection à Candida, l’érythème fessier du nourrisson à Candida, la dermatomycose et la candidose buccale.
g Est regroupée sous ce terme générique l’augmentation de la température corporelle.
h Est regroupée sous ce terme générique la toux grasse.
i Est regroupée sous ce terme générique la baisse de la saturation en oxygène.
j Est regroupée sous ce terme générique l’insuffisance respiratoire aiguë.
k Est regroupée sous ce terme générique la pneumonie par aspiration.
l Sont regroupées sous ce terme générique l’hypertransaminasémie, l’augmentation des taux d’enzymes hépatiques, la hausse des taux de transaminases, la hausse des taux d’aspartate aminotransférase, la hausse des taux d’alanine aminotransférase et la hausse des taux de gamma-glutamyltransférase.
m Sont regroupées sous ce terme générique l’éruption cutanée maculaire, l’éruption cutanée généralisée et l’éruption cutanée des parties génitales.
n Une dermatite n’a pas été rapportée comme telle, mais ce mot a été choisi comme terme générique regroupant les effets indésirables suivants : érythème fessier du nourrisson, dermatite atopique, dermatite allergique, eczéma de contact, dermatite compliquée d’infection et dermatite au point d’insertion du cathéter.
o Sont regroupées sous ce terme générique la difformité du thorax, la cyphose et la cypho-scoliose. p Sont regroupées sous ce terme générique la baisse de l’hémoglobinémie, l’anémie microcytaire et l’anémie ferriprive. q Est regroupée sous ce terme générique la baisse du nombre de plaquettes.
r Sont regroupées sous ce terme générique la hausse de la pression artérielle systolique et l’hypertension artérielle diastolique.
Description de certains effets indésirables
Insuffisance hépatique aiguë, atteinte hépatique aiguë et hausse des taux d’aminotransférases
Lors des 4 essais cliniques menés en mode ouvert, une hausse des taux d’enzymes hépatiques a été rapportée en tant qu’effet indésirable chez 32 patients (33 %); elle a été qualifiée de grave chez 6 (6,2 %) d’entre eux. Ces derniers ont suivi un traitement par la prednisolone durant 51 à 181 jours.
Certains patients ont connu une élévation des taux d’AST et d’ALT plus de 20 fois supérieure à la LSN accompagnée de symptômes (p. ex. vomissements, ictère) et ont eu besoin d’une corticothérapie, parfois pendant une période prolongée et/ou à forte dose (voir les sections 3 Encadré sur les mises en gardes et précautions importantes, 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique, 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, et 8.5 Effets indésirables observés après la commercialisation).
Thrombocytopénie
Lors des essais cliniques, des baisses transitoires de la numération plaquettaire moyenne par rapport aux valeurs de départ, dont certaines répondaient aux critères d’une thrombocytopénie, ont été observées à divers moments après l’administration de Zolgensma par perfusion. Une thrombocytopénie a été signalée chez 6 des 97 patients (6,2 %) inclus dans les 4 essais cliniques menés en mode ouvert (voir les sections 7 Mises en garde et précautions, Système sanguin et lymphatique, 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, et 8.5 Effets indésirables observés après la commercialisation).
Élévation du taux de troponine I
Durant les 4 essais cliniques menés en mode ouvert, des hausses des taux de troponine I cardiaque pouvant atteindre 0,2 µg/L ont été recensées chez 3 des 97 patients (3,1 %) après l’administration de Zolgensma par perfusion (voir les sections 7 Mises en garde et précautions, Appareil cardiovasculaire et 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Autres populations particulières
Patients pesant entre ≥ 8,5 et ≤ 21 kg
L’innocuité de Zolgensma a été évaluée au cours d’une étude clinique menée après l’homologation du produit (COAV101A12306) auprès de 24 patients pesant entre ≥ 8,5 et ≤ 21 kg (poids médian : 15,8 kg). Au moment de l’administration du traitement, les patients étaient âgés d’environ 1,5 à 9 ans (âge médian : 4,9 ans); un seul avait moins de 2 ans. Avant le traitement par Zolgensma, 21 patients ont cessé leur traitement antérieur par le nusinersen ou le risdiplam. Les effets indésirables observés lors de cette étude s’apparentaient à ceux notés lors des 4 études menées en mode ouvert.
L’élévation des taux des enzymes hépatiques a été plus fréquente au cours de cette étude que lors des 4 études antérieures. La majorité des patients (23/24) ont affiché une hausse de l’AST ou de l’ALT > 2 × LSN; 21 d’entre eux ont présenté une hausse de l’ALT > 3 × LSN et 5, une hausse de l’ALT > 20 × LSN. Ces patients étaient asymptomatiques et ne présentaient pas d’élévation de la bilirubine. Les hausses de l’AST et de l’ALT ont été traitées au moyen d’une corticothérapie, généralement de longue durée et/ou à forte dose (voir la section 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Des baisses passagères de la numération plaquettaire répondant aux critères d’une thrombocytopénie ont été observées chez 20 des 24 patients. Chez 4 d’entre eux, la numération plaquettaire est passée sous la barre des 50 000/µL (voir Thrombocytopénie ci-dessus).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables sérieux ou graves survenus à une fréquence de moins de 5 % au cours des essais cliniques ont été les suivants :
Troubles cardiaques : bradycardie, cyanose
Troubles gastro-intestinaux : dysphagie, ulcère duodénal, hernie inguinale
Infections et infestations : infection à entérovirus, infection virale, infection à adénovirus, infection liée à l’utilisation de dispositifs, exanthème subit, infection post-opératoire d’une plaie, sepsis, bactériémie staphylococcique
Lésions, intoxications et complications d’intervention : fracture d’un membre inférieura, hémorragie consécutive à un geste médical
Épreuves de laboratoire : positivité au test de dépistage du rhinovirus humain, positivité au test de dépistage d’un entérovirus, hausse du taux sanguin de phosphatases alcalines, anomalie des tests de coagulation, positivité au test de dépistage du métapneumovirus humain, positivité au test de dépistage d’un norovirus, positivité au test de dépistage du virus respiratoire syncytial, étude du sommeil
Troubles du métabolisme et de la nutrition : trouble alimentaire, déshydratation, gain pondéral anormal, retard staturo-pondéral, hypercalcémie, hypernatrémie, hyperphosphatasémie, hypokaliémie
Troubles du système nerveux : léthargie, hydrocéphalie, encéphalopathie hypoxique ischémique, évanouissement
Problèmes liés au produit : défaillance d’un dispositif
Troubles psychiatriques : anxiétéb
Troubles respiratoires, thoraciques et médiastinaux : syndrome de l’apnée du sommeil, congestion des voies respiratoires supérieuresc, hypertrophie adénoïdienne, augmentation des sécrétions bronchiques, arrêt respiratoire, hypertrophie des amygdales
Troubles de la peau et du tissu sous-cutané : escarre de décubitus
Gestes médicaux et chirurgicaux : gastrostomie, hospitalisation
Troubles vasculaires : hypotensiond
a Une fracture d’un membre inférieur n’a pas été rapportée en ces termes, mais cette expression a été choisie comme terme générique pour regrouper une fracture du fémur et une fracture du tibia.
b Est regroupée sous ce terme générique la nervosité.
c Sont regroupées sous ce terme générique l’influenza, la rhinopharyngite, la pharyngite streptococcique, la trachéite bactérienne, la rhinite, la laryngite, l’infection des voies respiratoires supérieures d’origine virale, la pharyngite, la laryngotrachéite infectieuse aiguë et l’amygdalite.
d Est regroupée sous ce terme générique la baisse de la pression artérielle diastolique.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Les Tableaux 5 et 6 rendent compte des paramètres analytiques et autres données quantitatives évalués indépendamment des effets indésirables dans le cadre des essais cliniques.
Tableau 5. Nombre de patients satisfaisant aux critères définissant des valeurs hématologiques susceptibles d’avoir une certaine portée clinique*
| Paramètre | n/N (%) | ||||
| Plaquettes | 7/96 (7,3) | ||||
| Polynucléaires neutrophiles | 37/96 (38,5) |
*Critère définissant des valeurs susceptibles d’avoir une certaine portée clinique :
Plaquettes : < 75 x 109/L
Polynucléaires neutrophiles : sujets âgés de 0 à 14 jours ou de plus de 180 jours : < 1,5 x 10⁹/L; sujets âgés de 15 à 179 jours : < 1 x 10⁹/L
Tableau 6. Nombre de patients satisfaisant aux critères définissant des valeurs chimiques susceptibles d’avoir une certaine portée clinique*
| Paramètre | n/N (%) | ||||
| Alanine aminotransférase (ALT) | 15/97 (15,5) | ||||
| Aspartate aminotransférase (AST) | 15/97 (15,5) | ||||
| Phosphatases alcalines | 6/96 (6,3) | ||||
| Bilirubine | 13/97 (13,4) | ||||
| Troponine I | 5/32 (15,6) |
*Critère définissant des valeurs susceptibles d’avoir une certaine portée clinique : ALT : > 150 U/L
AST : > 180 U/L
Phosphatases alcalines : > 675 U/L
Bilirubine : >33,4 µmol/L
Troponine I : > 50 ng/L
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants sont issus de l’expérience acquise avec Zolgensma après sa mise en marché et ont notamment été signalés spontanément ou rapportés dans la littérature. Comme ils ont été signalés de façon volontaire, il est impossible d’en estimer précisément la fréquence; ils sont donc considérés comme étant de fréquence inconnue.
Tableau 7. Effets indésirables issus de l’expérience acquise après la mise en marché (fréquence inconnue)
| Troubles des systèmes sanguin et lymphatique | ||
| Microangiopathie thrombotique | ||
| Troubles hépatobiliaires | ||
| Insuffisance hépatiquea/atteinte hépatique aiguë | ||
| Troubles généraux et anomalies au point d’administration | ||
| Réactions liées à la perfusion, y compris hypersensibilité et anaphylaxieb | ||
a Comprend des cas mortels.
b Les réactions liées à la perfusion comprenaient des signes et des symptômes survenant pendant et/ou peu de temps après la perfusion (p. ex. éruption cutanée, urticaire, vomissements, dyspnée, respiration sifflante, enflure de la gorge, de la bouche ou du visage, frissons, désaturation en oxygène, bouffées vasomotrices, altération de la tension artérielle et de la fréquence cardiaque).
Insuffisance hépatique/atteinte hépatique aiguë
Des cas mortels d’insuffisance hépatique aiguë et des cas d’atteinte hépatique aiguë ont été rapportés depuis que le médicament est commercialisé. Les patients ont parfois dû être hospitalisés, ont quelquefois montré des signes et des symptômes de dysfonctionnement hépatique (p. ex. ictère, coagulopathie, hyperammoniémie) et ont eu besoin d’une corticothérapie (voir la section 3 Encadré sur les mises en gardes et précautions importantes).
Du matériel éducatif relatif aux risques d’hépatotoxicité, destiné aux professionnels de la santé et aux proches aidants, peut être obtenu auprès du fabricant.
Microangiopathie thrombotique
Depuis que Zolgensma est commercialisé, des cas de microangiopathie thrombotique (MAT) ont été rapportés après l’administration de ce médicament par perfusion (voir la section 7 Mises en garde et précautions, Système sanguin et lymphatique). La MAT se caractérise par une thrombocytopénie, une anémie hémolytique mécanique et une atteinte rénale aiguë. Les cas signalés se sont généralement déclarés dans les deux premières semaines suivant la perfusion de Zolgensma. Certains patients ont dû être hospitalisés et recevoir des transfusions de plaquettes.
Du matériel éducatif relatif aux risques de microangiopathie thrombotique, destiné aux professionnels de la santé et aux proches aidants, peut être obtenu auprès du fabricant.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions n’a été menée.
9.4 Interactions médicament-médicament
Aucune étude sur les interactions n’a été menée.
Vaccinations
Aucun vaccin vivant ne doit être administré aux patients prenant un corticostéroïde à une dose immunosuppressive. Dans la mesure du possible, adapter le calendrier de vaccination du patient de façon à permettre le traitement par la prednisolone (ou l’équivalent) avant et après la perfusion de Zolgensma (voir la section 4.1 Considérations posologiques). La vaccination prophylactique saisonnière contre le virus respiratoire syncytial (VRS) est autorisée.
Agents ciblant l’amyotrophie spinale 5q
L’efficacité et l’innocuité de l’emploi de Zolgensma avec d’autres agents ciblant l’AS 5q n’ont pas été établies.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Les effets de Zolgensma sur les résultats d’épreuves de laboratoire n’ont pas été établis.
10 Pharmacologie clinique
10.1 Mode d’action
L’onasemnogène abéparvovec est un produit de thérapie génique destiné à introduire une copie fonctionnelle du gène de survie du motoneurone 1 (SMN1) dans les cellules transduites afin de s’attaquer à la principale cause monogénique de l’amyotrophie spinale (AS). Grâce à cette source de remplacement d’expression de la protéine SMN dans les motoneurones, ce médicament devrait favoriser la survie et la fonction des motoneurones transduits.
L’onasemnogène abéparvovec est un vecteur VAA recombinant non répliquant qui utilise la capside du VAA9 pour transmettre un transgène SMN1 humain stable et pleinement fonctionnel. Le gène SMN1 présent dans l’onasemnogène abéparvovec est conçu pour résider sous forme d’ADN épisomal dans le noyau des cellules transduites et devrait être exprimé de manière stable pendant une période prolongée dans les cellules post-mitotiques. Le transgène est implanté dans les cellules cibles sous la forme d’une molécule à double brin auto-complémentaire. L’expression transgénique est régulée par un promoteur constitutif (hybride de l’activateur du cytomégalovirus et de l’actine β du poulet), qui devrait permettre une expression continue et soutenue de la protéine SMN.
10.2 Pharmacodynamie
Il n’existe aucune donnée d’importance clinique sur les propriétés pharmacodynamiques de l’onasemnogène abéparvovec.
10.3 Pharmacocinétique
Excrétion du vecteur : Des études sur l’excrétion du vecteur contenu dans l’onasemnogène abéparvovec, visant à évaluer la quantité de ce vecteur éliminée dans la salive, l’urine et les selles, ont été réalisées à partir d’échantillons prélevés chez 5 patients atteints d’AS de type 1 ayant participé à une étude de phase I.
Après sa perfusion, l’onasemnogène abéparvovec a été excrété dans la salive, l’urine et les selles. L’onasemnogène abéparvovec a été principalement éliminé dans les selles, et la majeure partie du médicament l’a été dans les 30 jours suivant l’administration de la dose. Les concentrations d’onasemnogène abéparvovec retrouvées dans l’urine et la salive ont culminé le lendemain de la perfusion et ont diminué par la suite.
Biodistribution : La biodistribution du médicament a été évaluée chez 2 patients décédés 5,7 mois et 1,7 mois, respectivement, après avoir reçu par perfusion une dose de 1,1 x 10¹⁴ vg/kg d’onasemnogène abéparvovec. Dans l’un et l’autre de ces cas, la plus importante concentration de l’ADN du vecteur a été retrouvée dans le foie. La présence d’ADN du vecteur a également été détectée dans la rate, le cœur, le pancréas, les ganglions inguinaux, les muscles squelettiques, les nerfs périphériques, les reins, les poumons, les intestins, les gonades (masculines et féminines), la moelle spinale, le cerveau et le thymus. L’immunomarquage de la protéine SMN a permis de confirmer son expression généralisée dans les motoneurones spinaux, les cellules neuronales et gliales du cerveau, le cœur, le foie, les muscles squelettiques et d’autres tissus analysés.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes. La détection de la formation d’anticorps est fortement tributaire de la sensibilité et de la spécificité de la méthode de dosage utilisée. En outre, plusieurs facteurs peuvent influer sur la fréquence observée de formation d’anticorps (y compris d’anticorps neutralisants), dont la méthode de dosage, la manipulation de l’échantillon, le moment où l’échantillon est prélevé, les médicaments pris en concomitance et la présence d’une maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
Dans le cadre des essais cliniques, les patients devaient avoir des titres d’anticorps anti-VAA9 équivalents ou inférieurs à 1:50, mesurés par dosage immunoenzymatique (ELISA), avant la perfusion de Zolgensma. Des augmentations moyennes des titres d’anticorps anti-VAA9 par rapport aux valeurs initiales ont été observées chez tous les patients. Les titres ont atteint au moins 1:102 400 chez tous les patients ayant subi le test (n = 15) et ont dépassé 1:819 200 chez la plupart des patients (73 %).
11 Conservation, stabilité et mise au rebut
- Zolgensma est expédié et fourni à l’état congelé (≤ -60 °C) dans des flacons transparents.
- Placer immédiatement le produit au réfrigérateur (de 2 à 8 °C) après sa réception.
- Zolgensma demeure stable pendant 14 jours après sa réception lorsqu’il est conservé à une température de 2 à 8 °C.
- NE PAS RECONGELER.
- Le produit doit être utilisé dans les 14 jours suivant sa réception.
Une fois que la dose prescrite est aspirée dans la seringue, Zolgensma doit être perfusé dans les 8 heures qui suivent (voir la section 4.4 Administration). Après la perfusion, ou après 8 heures si la dose préparée de Zolgensma n’a pas été perfusée, jeter la seringue renfermant le vecteur conformément aux lignes directrices de l’établissement sur les déchets biologiques dangereux (voir la section Précautions particulières d’élimination ci-après).
Zolgensma doit être gardé hors de la portée et de la vue des enfants.
Précautions particulières d’élimination
Toute quantité inutilisée de Zolgensma et les déchets qui contiennent Zolgensma ou qui y ont été exposés doivent être jetés conformément aux lignes directrices de l’établissement sur les déchets biologiques dangereux (voir la section 12 Particularités de manipulation du produit).
12 Particularités de manipulation du produit
Incompatibilités
Zolgensma ne doit pas être mélangé avec d’autres produits médicinaux.
Directives d’utilisation et de manipulation
Chaque flacon est destiné à un usage unique.
Prendre les précautions appropriées pour la manipulation et la mise au rebut de Zolgensma :
- Manipuler Zolgensma dans des conditions d’asepsie.
- Porter un équipement de protection individuelle (c.-à-d., gants, lunettes de protection et blouse de laboratoire à manches longues) lors de la manipulation et de l’administration de Zolgensma. Les professionnels de la santé ne doivent pas manipuler ni administrer Zolgensma s’ils ont sur la peau des coupures ou des égratignures qui leur font courir un risque d’exposition.
- Éponger tout déversement de Zolgensma avec des compresses de gaze absorbante et désinfecter la surface souillée. Jeter tout le matériel de nettoyage conformément aux lignes directrices de l’établissement sur les déchets biologiques dangereux.
- Jeter tout le matériel qui a ou pourrait avoir été en contact avec Zolgensma (p. ex. flacons, seringues, aiguilles, gaze, tampons, gants et champs) conformément aux lignes directrices de l’établissement sur les déchets biologiques dangereux.
Manipulation des déchets corporels du patient
Une excrétion du vecteur de Zolgensma se produit principalement par les déchets corporels. Informer les personnes qui s’occupent du patient de la façon appropriée de manipuler ses selles. Le port de gants de protection et une hygiène des mains rigoureuse s’imposent en cas de contact direct avec les déchets corporels du patient pendant au moins 1 mois après la perfusion de Zolgensma. Les couches jetables doivent être mises dans un sac à déchets scellé et jetées dans les ordures ménagères. Les couches réutilisables sont à éviter dans le premier mois suivant la perfusion de Zolgensma.
Exposition accidentelle
Éviter l’exposition accidentelle à Zolgensma.
Si la peau est accidentellement exposée à Zolgensma, laver soigneusement la région touchée à l’eau savonneuse pendant au moins 15 minutes. En cas de contact oculaire, rincer à fond chaque œil touché avec de l’eau pendant au moins 15 minutes. En cas de piqûre accidentelle avec l’aiguille, consulter les lignes directrices de l’établissement en matière de biosécurité et communiquer avec le service de santé sur les lieux, au besoin.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : Onasemnogène abéparvovec
Nom chimique : ADN (vecteur viral adéno-associé de sérotype 9 synthétique [scAAV9.CB.hSMN] ciblant la protéine de survie du motoneurone humaine)
Structure : L’onasemnogène abéparvovec est un vecteur viral adéno-associé de sérotype 9 (VAA9)
recombinant non répliquant contenant le gène de survie du motoneurone (SMN) humain sous le contrôle du promoteur hybride de l’activateur du cytomégalovirus (CMV) et de l’actine β du poulet (CB). L’une des 2 répétitions terminales inversées du vecteur VAA a été modifiée pour favoriser l’hybridation intramoléculaire du transgène, formant ainsi un transgène à double brin prêt pour la transcription.
Propriétés physicochimiques : Solution claire à légèrement opaque, incolore ou blanc très pâle pH : de 7,7 à 8,3
Caractéristiques du produit :
L’onasemnogène abéparvovec est un vecteur VAA recombinant non répliquant qui utilise la capside du VAA9 pour transmettre un transgène SMN humain stable et pleinement fonctionnel.
14 Études cliniques
14.1 Études cliniques par indication
Amyotrophie spinale
L’efficacité de Zolgensma chez les patients de moins de 8 mois atteints d’amyotrophie spinale (AS) été démontrée à partir des données de 3 études cliniques menées en mode ouvert, avec un seul groupe de sujets ayant reçu une seule dose de ce médicament.
Tableau 8. Résumé des caractéristiques démographiques des patients atteints d’AS ayant participé aux essais cliniques
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre | Âge (tranche) | Sexe | ||||
| d’administration et | de sujets | ||||||||
| durée | (n) | ||||||||
AVXS-101-CL-303 (terminée) | Essai multicentrique mené en mode ouvert auprès d’un seul groupe et portant sur l’administration d’une dose unique | 1,1 × 10¹⁴ vg/kg Dose unique administrée par voie intraveineuse Arrêt de l’étude à l’âge de 18 mois | n = 22 | 3,7 mois (de 0,5 à 5,9 mois) | Garçons : 45,5 % Filles : 54,5 % | ||||
AVXS-101-CL-101 (terminée) | Essai mené en mode ouvert dans un seul centre auprès d’un seul groupe et portant sur l’administration de doses croissantes | Cohorte 1 : 6,7 × 10¹³ vg/kga Cohorte 2 : 1,1 × 10¹⁴ vg/kgb Dose unique administrée par voie intraveineuse Arrêt de l’étude 2 ans après l’administration de la dose | n = 15 Cohorte 1 : n = 3 Cohorte 2 : n = 12 | 4,0 mois (de 0,9 à 7,9 mois) | Garçons : 40,0 % Filles : 60,0 % |
AVXS-101-CL-304 (en cours) | Essai multicentrique mené en mode ouvert auprès d’un seul groupe et portant sur l’administration d’une dose unique | 1,1 × 10¹⁴ vg/kg Dose unique administrée par voie intraveineuse Arrêt de l’étude à l’âge de 18 mois (patients ayant 2 copies du gène SMN2) ou de 24 mois (patients ayant 3 copies du gène SMN2) | n = 29 Cohorte 1 (2 copies du gène SMN2) : n = 14 Cohorte 2 (3 copies du gène SMN2) : n = 15 | Sujets ayant 2 copies du gène SMN2 : 20,6 jours (de 8 à 34 jours) Sujets ayant 3 copies du gène SMN2 : 28,7 jours (de 9 à 43 jours) | Sujets ayant 2 copies du gène SMN2 Garçons : 28,6 % Filles : 71,4 % Sujets ayant 3 copies du gène SMN2 Garçons : 40 % Filles : 60 % |
a Dose faible telle qu’elle a été mesurée par PCR quantitative
b Dose thérapeutique proposée telle qu’elle a été mesurée directement par une technique validée de PCR numérique par gouttelettes (droplet digital PCR [ddPCR])
AVXS-101-CL-303 : étude de phase III menée chez des sujets atteints d’AS de type 1, porteurs de 2 copies du gène SMN2
L’étude CL-303 était un essai multicentrique de phase III, mené en mode ouvert auprès d’un seul groupe de sujets devant recevoir une seule dose de Zolgensma (1,1 x 10¹⁴ vg/kg), qui a servi à évaluer l’efficacité et l’innocuité de ce médicament administré par voie intraveineuse à des sujets (n = 22) atteints d’AS de type 1 symptomatiques et porteurs d’une délétion biallélique du gène de survie du motoneurone 1 (SMN1) et de 2 copies du gène SMN2, sans mutation du gène modificateur SMN2 (c.859G>C). Au moment de l’administration du médicament, les sujets étaient âgés de 0,5 à 5,9 mois et pesaient entre 3,9 et 7,5 kg.
Les paramètres d’évaluation principaux de l’efficacité étaient les suivants : i) la proportion de sujets capables de rester assis sans soutien pendant 30 secondes au moins lors de la visite prévue à l’âge de 18 mois; et ii) le taux de survie à l’âge de 14 mois. Pour satisfaire le premier paramètre, le sujet devait être capable de rester assis, le dos droit et en tenant bien sa tête pendant au moins 30 secondes conformément aux échelles de développement du nourrisson et du bambin de Bayley (version 3), avec enregistrement vidéo à l’appui. Par « survie » on entendait l’absence de décès ou de ventilation prolongée (c.-à-d., trachéotomie ou besoin d’assistance respiratoire pendant au moins 16 heures par jour [technique non effractive de ventilation assistée] durant 14 journées consécutives ou plus en l’absence de maladie réversible aiguë, exception faite de la ventilation périopératoire).
Les paramètres d’évaluation secondaires de l’efficacité étaient les suivants : i) la proportion de sujets qui continuaient à se développer; et ii) la proportion de sujets de 18 mois qui pouvaient se passer de ventilation assistée. On considérait qu’un sujet continuait de se développer si, à l’âge de 18 mois, il pouvait supporter l’ingestion de liquides clairs et maintenir son poids (au-delà du troisième centile selon les normes de croissance de l’enfant établies par l’Organisation mondiale de la Santé en fonction de son âge et de son sexe) sans avoir besoin d’une gastrostomie ni de soutien nutritionnel par un moyen mécanique ou par une voie autre qu’orale.
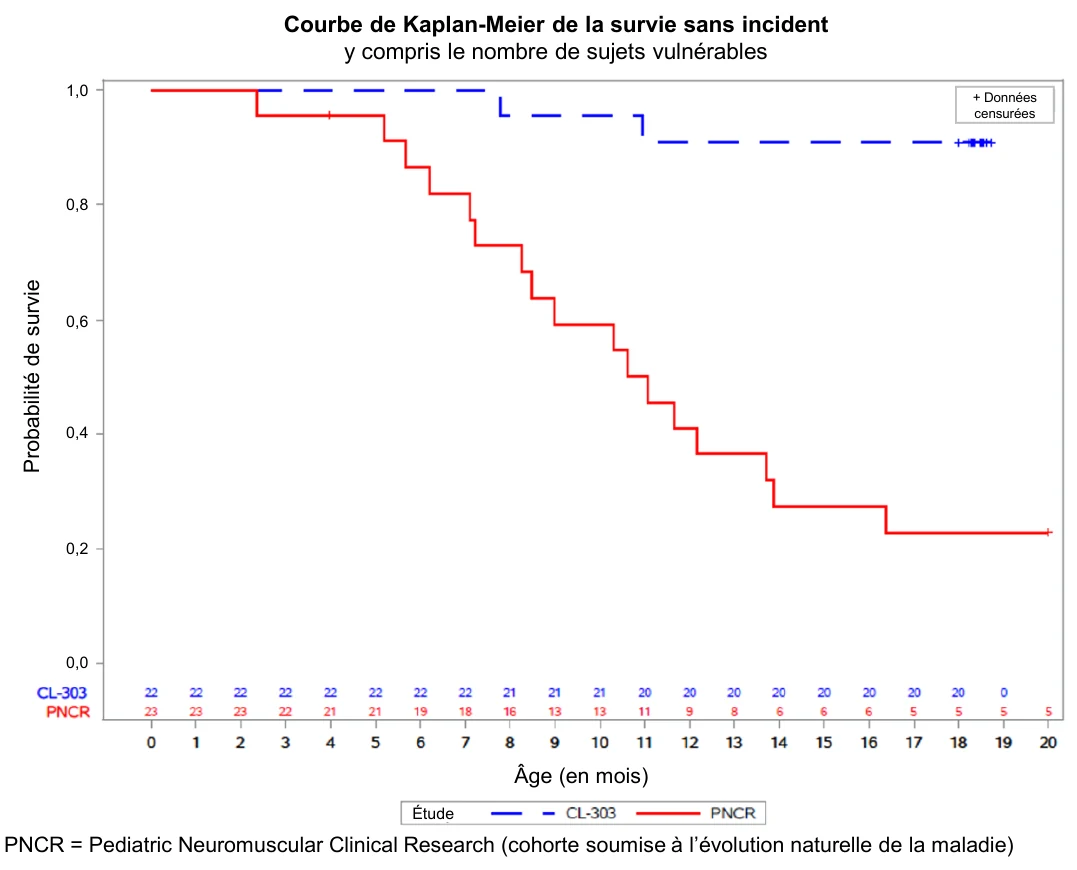
Vingt sujets (90,9 %) avaient survécu sans incident (vivants et n’ayant pas besoin de ventilation prolongée) à l’âge de 14 mois (Figure 1). Trois sujets ont été retirés de l’étude; l’un d’eux est mort à l’âge de 7,8 mois des suites de l’évolution de sa maladie, un autre a dû être mis sous ventilation mécanique prolongée avant d’être retiré de l’étude à l’âge de 11,9 mois, alors que le troisième en a été retiré à l’âge de 18 mois pour cause d’effet indésirable.
Figure 1. Délai écoulé avant le décès ou la mise sous ventilation mécanique prolongée durant l’étude CL-303
PNCR = Pediatric Neuromuscular Clinical Research (cohorte soumise à l’évolution naturelle de la maladie)
Courbe de Kaplan-Meier de la survie sans incident
y compris le nombre de sujets vulnérables
| Âge (en mois) |
+ Données censurées
0,0 0,2 0,4 0,6 0,8 1,0
| Étude |
À la visite prévue à 18 mois, 13 sujets (59,1 %) réussissaient à demeurer assis sans soutien pendant au moins 30 secondes; un autre sujet y est parvenu à l’âge de 16 mois, mais cela ne s’est pas confirmé à la visite prévue à 18 mois. Ces 14 patients (64 %) avaient 12,6 mois (âge médian; extrêmes : 9,2 et 18,6 mois) la première fois qu’ils ont réussi à demeurer assis sans soutien pendant au moins 30 secondes.
Le Tableau 9 rend compte de l’atteinte des étapes du développement moteur filmée sur vidéo chez les sujets de l’étude CL-303.
Tableau 9. Temps médian écoulé avant l’atteinte des autres étapes du développement moteur durant l’étude CL-303
| Étape documentée sur vidéo | Nbre de patients ayant franchi | Âge médian à l’atteinte de l’étape (en mois) | ||
| l’étape | ||||
| n/N (%) | ||||
| Maîtrise de la tête | 17/20* (85) | 6,8 | ||
| Roulement dos-côté | 13/22 (59) | 11,5 | ||
| Position assise sans soutien pendant au moins 10 secondes‡ | 14/22 (64) | 13,9 | ||
* Deux enfants pouvaient déjà maîtriser les mouvements de leur tête au début de l’étude selon l’évaluation du clinicien. ‡ Définition de l’Organisation mondiale de la Santé.
Un sujet (4,5 %) était capable de marcher avec de l’aide à l’âge de 12,9 mois. Compte tenu de l’évolution naturelle de la maladie, il n’était pas prévu que les sujets répondant aux critères d’admissibilité à l’étude parviennent à s’asseoir sans soutien. En outre, on s’attendait à ce que seulement quelque 25 % d’entre eux survivent (c.-à-d. restent en vie sans recours à une ventilation prolongée) au-delà de l’âge de 14 mois.
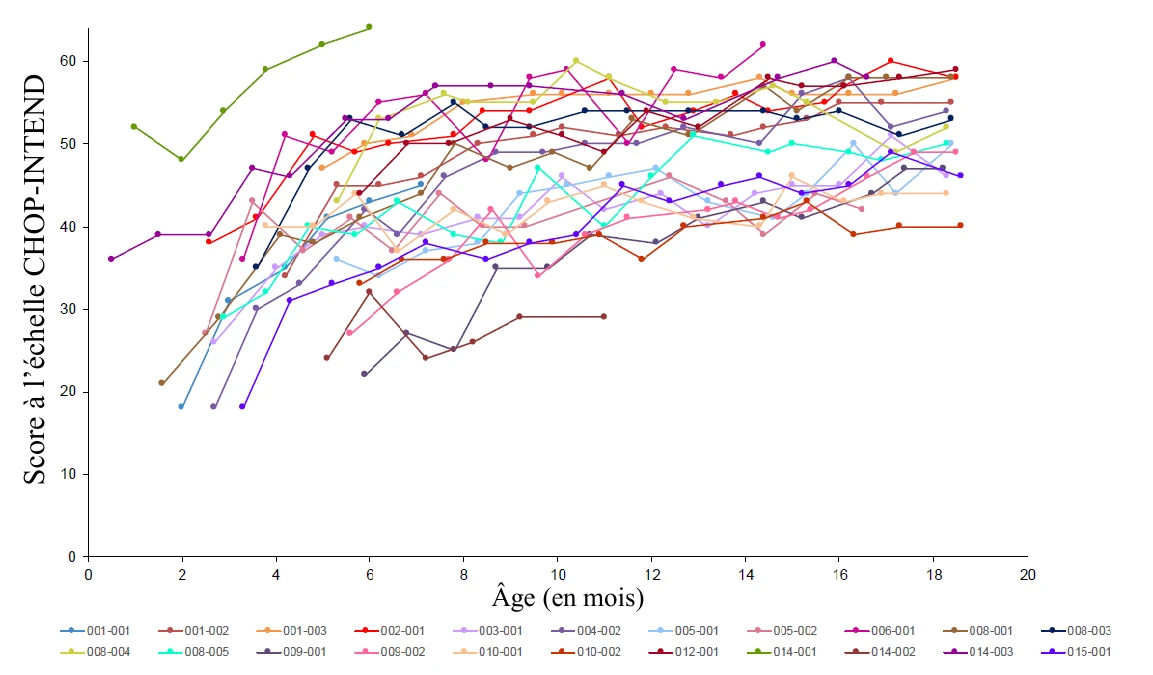
Une amélioration des fonctions motrices par rapport aux valeurs de départ a également été mesurée au moyen de l’échelle CHOP-INTEND (Children’s Hospital of Philadelphia Infant Test of Neuromuscular Disorders) (Figure 2). Au total, 21 sujets (95,5 %) ont obtenu un score ≥ 40 à l’échelle CHOP-INTEND. De ce nombre, 14 (64 %) ont enregistré un score ≥ 50 et 5 (23 %), un score ≥ 60. En comparaison, les sujets atteints d’AS de type 1 qui ne reçoivent pas de traitement n’obtiennent généralement pas un score ≥ 40.
Figure 2. Scores de développement moteur obtenus à l’échelle CHOP-INTEND durant l’étude CL-303
AVXS-101-CL-101 : étude de phase I menée chez des sujets atteints d’AS de type 1
L’étude AVXS-101-CL-101 était une étude de phase I, menée en mode ouvert dans un seul centre, avec un seul groupe de sujets (n = 12; cohorte 2), qui a servi à évaluer l’efficacité et l’innocuité de doses croissantes de Zolgensma administrées par voie intraveineuse à des sujets atteints d’AS de type 1 symptomatiques et porteurs d’une délétion biallélique du gène SMN1 et de 2 copies du gène SMN2, sans mutation du gène modificateur SMN2 (c.859G>C). Au moment de l’administration du médicament, les sujets étaient âgés de 3,4 mois en moyenne (extrêmes : 0,9 et 7,9 mois).
Le paramètre d’évaluation principal de l’efficacité était la survie sans incident, la définition donnée à ce paramètre correspondant à celle utilisée pendant l’étude CL-303. Un des paramètres d’évaluation secondaire était le franchissement de seuils de développement d’importance clinique.
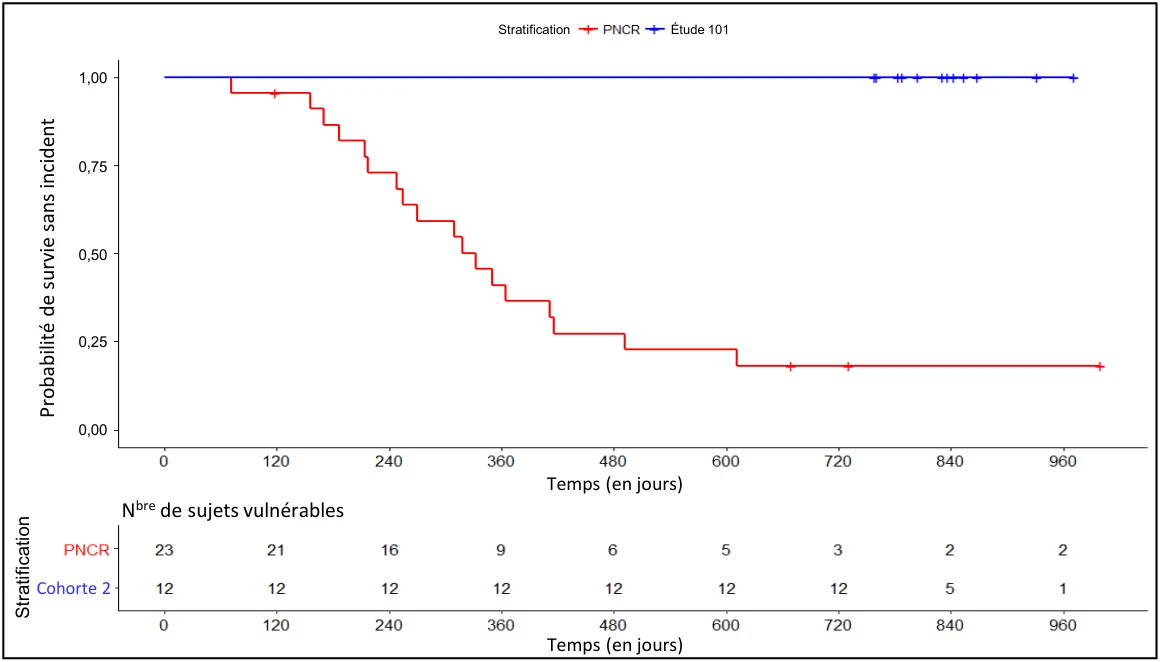
Tous les sujets de la cohorte 2 étaient toujours en vie à l’âge de 14 mois et n’avaient connu aucun incident; il en était de même à la fin de l’étude (24 mois après l’administration de la dose (Figure 3).
Âge (en mois)
Figure 3. Temps écoulé avant le décès ou la mise sous ventilation prolongée durant l’étude CL-101
PNCR = Pediatric Neuromuscular Clinical Research (cohorte soumise à l’évolution naturelle de la maladie)
Lors de l’évaluation de suivi réalisée 24 mois après le traitement, 10 sujets (83,3 %) étaient capables de demeurer assis sans soutien pendant au moins 10 secondes, 9 sujets (75,0 %) étaient en mesure de le faire pendant au moins 30 secondes, tandis que 2 sujets (16,7 %) pouvaient se tenir debout et marcher sans aide.
AVXS-101-CL-304 : étude de phase III menée chez des sujets atteints d’AS présymptomatique chez lesquels l’évolution vers l’AS était prévisible
L’étude CL-304 est un essai de phase III multicentrique présentement mené en mode ouvert auprès d’un seul groupe de sujets et portant sur l’administration intraveineuse d’une dose unique de Zolgensma (1,1 × 10¹⁴ vg/kg) chez des nouveau-nés (âgés de 6 semaines ou moins) ne présentant encore aucun symptôme, dont l’évolution de l’état vers l’AS infantile est prévisible. Tous les sujets sont porteurs d’une délétion biallélique du gène SMN1 et de 2 (n = 14; cohorte 1) ou 3 copies (n = 15; cohorte 2) du gène SMN2. Les données présentées sont celles qui ont été recueillies à la dernière visite ayant eu lieu avant la date limite de collecte des données, fixée au 31 décembre 2019. À cette date, les sujets de la cohorte 1 avaient entre 6 et 18,6 mois et participaient à l’étude depuis 10,5 mois en moyenne (extrêmes : 5,1 et 18,0 mois), tandis que les sujets de la cohorte 2 avaient entre 3,3 et 15,1 mois, et participaient à l’étude depuis 8,7 mois en moyenne (extrêmes : 2 et 13,9 mois).
Le paramètre d’évaluation principal de l’efficacité de la cohorte 1 était la proportion de sujets capables de rester assis sans soutien pendant au moins 30 secondes à l’une ou l’autre des visites prévues jusqu’à ce qu’ils atteignent l’âge de 18 mois. Le paramètre d’évaluation principal de l’efficacité de la cohorte 2 était la proportion de sujets capables de tenir debout sans soutien pendant au moins 3 secondes à l’une ou l’autre des visites prévues jusqu’à ce qu’ils atteignent l’âge de 24 mois.
Temps (en jours) Temps (en jours) Nbre de sujets vulnérables Cohorte 2 Stratification Étude 101 0,00 0,25 0,50 0,75 1,00 |
Un des paramètres d’évaluation secondaire de l’efficacité de la cohorte 1 était la proportion de sujets toujours vivants à 14 mois et n’ayant pas besoin de ventilation prolongée (c.-à-d., trachéotomie ou besoin d’assistance respiratoire pendant au moins 16 heures par jour [technique non effractive de ventilation assistée] durant 14 journées consécutives ou plus en l’absence de maladie réversible aiguë, exception faite de la ventilation périopératoire). Un des paramètres d’évaluation secondaire de l’efficacité de la cohorte 2 était la proportion de sujets capables de marcher seul, c’est-à-dire de faire cinq pas au moins, sans aide, en faisant preuve de coordination et d’équilibre à l’une ou l’autre des visites prévues jusqu’à ce qu’ils atteignent l’âge de 24 mois.
À la date limite fixée pour la collecte des données, aucun des sujets n’avait subi d’incident (c.-à-d., qu’ils étaient tous vivants et n’avaient pas besoin de ventilation prolongée). Dans la cohorte 1, 8 sujets (57,1 %) réussissaient à demeurer assis pendant au moins 30 secondes; ils avaient entre 5,7 et 11,8 mois quand ils y sont parvenus. Six sujets (42,9 %) n’ayant pas franchi ce cap avaient moins de 9,2 mois. De plus, 12 sujets (85,7 %) ont obtenu un score ≥ 60 à l’échelle CHOP-INTEND. Dans la cohorte 2, 4 sujets (26,7 %) réussissaient à se tenir debout sans soutien pendant au moins 3 secondes; ils avaient de 9,5 à 12,4 mois lorsqu’ils y sont arrivés. Onze sujets (73,3 %) n’ayant pas franchi ce cap avaient moins de 12,5 mois. En outre, 2 sujets (13,3 %) étaient capables de faire 5 pas au moins, sans aide; 13 sujets (86,7 %) n’ayant pas franchi ce cap étaient âgés entre 3,3 et 12,5 mois. Par ailleurs, 10 sujets (66,7 %) étaient capables de rester assis sans soutien pendant au moins 30 secondes; ils avaient entre 6,1 et 12 mois lorsqu’ils y sont parvenus. Cinq sujets (33,3 %) n’ayant pas franchi ce cap avaient entre 3,3 et 9,6 mois.
16 Toxicologie non clinique
Biodistribution : La biodistribution de l’onasemnogène abéparvovec chez la souris a été évaluée 3, 6 et 12 semaines après l’administration par injection intraveineuse d’une seule dose de cet agent ne dépassant pas 3 x 10¹⁴ vg/kg. L’onasemnogène abéparvovec s’est distribué dans les tissus cibles que sont les neurones de la moelle spinale et de l’encéphale, ainsi que dans de nombreux organes non ciblés tels que le foie, les poumons, la rate, les glandes surrénales, le thymus, les muscles squelettiques, le muscle cardiaque et les organes reproducteurs, comme l’a démontré la présence du génome du vecteur ou de l’ARNm codant pour la protéine SMN. La biodistribution de l’onasemnogène abéparvovec a été similaire chez le singe.
Toxicologie générale : Lors des études menées chez la souris pour évaluer la toxicité d’une dose unique, les doses administrées par injection intraveineuse étudiées allaient de 7,9 × 10¹³ à 3,91 × 10¹⁴ vg/kg; le cœur et le foie ont été les principaux organes cibles des effets toxiques du médicament. Les manifestations liées à l’onasemnogène abéparvovec observées dans les ventricules cardiaques comprenaient une inflammation, un œdème et une fibrose liés à la dose. Une inflammation, des thromboses, une dégénérescence ou une nécrose myocardiques ainsi qu’une fibroplasie ont été constatées dans les oreillettes. La toxicité hépatique s’est notamment caractérisée par une hypertrophie hépatocellulaire, une activation des cellules de Kupffer et une nécrose hépatocellulaire diffuse. Une inflammation pulmonaire a été rapportée. La mortalité liée au traitement a été imputée à une thrombose auriculaire qui s’est produite après l’administration de doses de 2,4 × 10¹⁴ vg/kg et plus. Les observations faites dans le myocarde ventriculaire à la suite de l’administration d’onasemnogène abéparvovec se sont produites à toutes les doses étudiées, de sorte qu’il a été impossible de déterminer la dose sans effet nocif observé (DSENO).
Lors d’une étude de toxicologie d’une durée de 6 mois menée chez de jeunes macaques de Buffon, l’administration par voie intraveineuse d’une dose unique d’onasemnogène abéparvovec à la dose clinique recommandée (1,1 × 10¹⁴ vg/kg), avec ou sans corticothérapie (prednisolone par voie orale), a entraîné une hyperplasie des cellules ovales du foie. Les animaux ont également présenté une inflammation aiguë des cellules mononucléées et une dégénérescence neuronale des ganglions spinaux et trigéminaux, ainsi qu’une dégénérescence axonale et/ou une gliose de la moelle épinière. Au bout de 6 mois, on a constaté une diminution de l’incidence et/ou de la gravité des atteintes aux ganglions trigéminaux et spinaux, à la moelle épinière ainsi qu’au foie. Pendant cette étude, il a été impossible de déterminer la dose sans effet nocif observé (DSENO).
Cancérogénicité : Le pouvoir carcinogène de l’onasemnogène abéparvovec n’a fait l’objet d’aucune étude.
Génotoxicité : Le pouvoir génotoxique de l’onasemnogène abéparvovec n’a fait l’objet d’aucune étude, pas plus que la possibilité que cet agent s’intègre dans le génome de l’hôte.
Toxicologie pour la reproduction et le développement : Les effets toxiques de l’onasemnogène abéparvovec sur la reproduction et le développement n’ont fait l’objet d’aucune étude.
Aucune étude vérifiant la possibilité que l’onasemnogène abéparvovec s’intègre à la lignée germinale n’a été effectuée. Notons que des séquences d’ADN vecteur et l’ARNm codant pour la protéine SMN ont été détectés dans les ovaires et les testicules de souris 3, 6 et 12 semaines après l’injection par voie intraveineuse de doses d’onasemnogène abéparvovec pouvant aller jusqu’à 3 x 10¹⁴ vg/kg. L’ARNm codant pour la protéine SMN a aussi été détecté dans les testicules de singes 12 mois après l’injection par voie intrathécale de doses de 2 x 10¹³ vg/kg d’onasemnogène abéparvovec.
On a administré à des singes femelles le vecteur viral scAAV9 contenant le gène du marqueur de protéines vert fluorescent (c.-à-d. pas le gène SMN) sous le contrôle du promoteur de la CB à des doses de 1 x 10¹³ et de 3 x 10¹³ vg/animal, par voie intrathécale ou par injection dans la cisterna magna. Le vecteur viral scAAV9, qui est utilisé dans l’onasemnogène abéparvovec, a entraîné une transduction des ovocytes.