


Monographie de produit - Adheroza
1 Indications
ADHEROZA (trastuzumab pour injection) est indiqué pour :
Cancer du sein au stade précoce
le traitement du cancer du sein au stade précoce, en présence d’une surexpression de HER2 et d’un indice ECOG de 0 à 1
- à la suite d’une chirurgie ou d’une chimiothérapie
- à la suite d’une chimiothérapie adjuvante composée de doxorubicine et de cyclophosphamide, en association avec le paclitaxel ou le docétaxel
- en association avec une chimiothérapie adjuvante composée de docétaxel et de carboplatine.
Pour plus de renseignements sur les critères d’inclusion aux études cliniques sur le trastuzumab dans le traitement du cancer du sein au stade précoce, d’après le système de classification TNM (tumeur, atteinte ganglionnaire, métastases), veuillez consulter la section 14 Études cliniques.
D’après l’analyse des données de l’essai HERA, le bienfait du traitement adjuvant par le trastuzumab chez les patients à faible risque n’ayant pas reçu de chimiothérapie adjuvante n’a pas été établi.
Aucune étude comparative sur l’efficacité et l’innocuité n’a été menée entre les divers schémas chimiothérapeutiques (administration concomitante versus séquentielle, avec anthracycline versus sans anthracycline).
Cancer du sein métastatique (CSM)
- le traitement du cancer du sein métastatique, en présence d’une surexpression de HER2.
On ignore les bienfaits du traitement par ADHEROZA chez les patients dont le degré de surexpression de HER2 est nul [degré de surexpression de HER2 de 0 , tel que défini par un test d’immunohistochimique (IHC) validé] ou faible [degré de surexpression de HER2 de 1+ tel que défini par un test d’IHC validé, et le sous-groupe de patients ayant un degré de surexpression de HER2 de 2+ tel que défini par un test d’IHC validé, qui correspond à un score de 1+ dans la méthode expérimentale utilisée dans les essais cliniques] (voir 4 Posologie et administration, 4.1 Considérations posologiques; Sélection des patients/Tests diagnostiques).
ADHEROZA peut être administré en association avec le pertuzumab et le docétaxel pour le traitement de patients atteints d’un cancer du sein métastatique HER2+ n'ayant jamais reçu de traitement anti-HER2 ou de chimiothérapie contre le cancer métastatique. Pour plus de renseignements sur l’emploi d’ADHEROZA en association avec le pertuzumab et le docétaxel, veuillez consulter la monographie de pertuzumab.
Cancer gastrique métastatique
- en association avec la capécitabine ou le 5-fluorouracile i.v. et le cisplatine, est indiqué dans le traitement des patients atteints d’un adénocarcinome gastrique ou de la jonction oeso-gastrique métastatique, HER2-positif, n’ayant pas reçu de traitement anticancéreux préalable pour leur maladie métastatique.
ADHEROZA ne doit être administré qu’aux patients atteints d’un cancer gastrique métastatique en présence d’une surexpression de HER2 définie par un score IHC 2+ confirmé par FISH+, ou un score IHC 3+ déterminé par une méthode précise et validée.
1.1 Pédiatrie
Enfants (< 18 ans) : L’innocuité et l’efficacité d’ADHEROZA n’ont pas été établies chez les enfants (< 18 ans). Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
1.2 Gériatrie
Gériatrie (> 65 ans) : Les données cliniques signalées ne sont pas adéquates pour déterminer si les patients plus âgés répondent au traitement par le trastuzumab différemment des patients plus jeunes (voir 7 Mises en garde et précautions; 7.1 Populations particulières; 7.1.4 Personnes âgées).
2 Contre-indications
- ADHEROZA (trastuzumab) est contre-indiqué chez les patients hypersensibles à ce médicament, aux protéines des cellules ovariennes de hamsters chinois ou à un ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir une liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- Avant d’administrer ADHEROZA en association avec le pertuzumab et le docétaxel, veuillez consulter les monographies respectives de ces agents pour plus de renseignements à leur sujet.
3 Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
Il existe un risque d'erreur de médication pour ADHEROZA (trastuzumab) et le trastuzumab emtansine ou le trastuzumab déruxtécan. Afin de réduire ce risque au minimum, vérifier l’étiquette des fioles afin d’assurer que le médicament en préparation qui doit être administré est bien ADHEROZA (trastuzumab) et non le trastuzumab emtansine ou le trastuzumab déruxtécan. L’ordonnance d’ADHEROZA I doit indiquer à la fois sa marque et sa dénomination commune (voir 4 Posologie et administration, 4.1 Considérations posologiques).
Cardiotoxicité
L’administration d’ADHEROZA (trastuzumab) peut entraîner une dysfonction ventriculaire et une insuffisance cardiaque congestive. Dans le cas du traitement adjuvant, l’incidence de dysfonction cardiaque était plus élevée avec le traitement par le trastuzumab et une chimiothérapie qu’avec la chimiothérapie seule. On a observé une augmentation de l’incidence de manifestations cardiaques symptomatiques et asymptomatiques lorsque le trastuzumab était administré avec une chimiothérapie à base d’anthracycline, comparativement à l’administration avec un schéma sans anthracycline associant le docétaxel et le carboplatine. L’incidence était plus nette lorsque le trastuzumab était administré de façon concomitante plutôt que séquentielle avec un taxane. Dans le cas du traitement du CSM, l’incidence et la gravité de la dysfonction cardiaque ont été particulièrement marquées chez les patientes qui avaient reçu du trastuzumab en concomitance avec des anthracyclines et du cyclophosphamide (voir Mises en garde et précautions, Appareil cardiovasculaire).
La fonction du ventricule gauche de tous les patients doit être évaluée avant et pendant le traitement par ADHEROZA (voir 7 Mises en garde et précautions, Appareil cardiovasculaire).
Réactions liées à la perfusion; toxicité pulmonaire
L’administration d’ADHEROZA peut produire de graves réactions à la perfusion et une toxicité pulmonaire. Des cas de réactions mortelles à la perfusion ont été signalés. Dans la plupart des cas, les symptômes sont apparus pendant l'administration d’ADHEROZA ou dans les 24 heures ayant suivi la fin de la perfusion. Il y a lieu d’arrêter la perfusion d’ADHEROZA chez les patients qui présentent une dyspnée ou une hypotension significative sur le plan clinique. Il faut surveiller ces patients jusqu’à la disparition complète des signes et des symptômes. Il faut arrêter d’administrer d’ADHEROZA en cas de réactions à la perfusion se manifestant par une anaphylaxie, un œdème de Quincke, une pneumonite interstitielle ou un syndrome de détresse respiratoire aiguë (voir 7 Mises en garde et précautions).
Toxicité embryofœtale
L’exposition à ADHEROZA pendant la grossesse peut entraîner une altération de la croissance des reins et/ou de la fonction rénale du foetus entraînant un oligoamnios et une séquence oligoamnios se manifestant par une hypoplasie pulmonaire, des anomalies squelettiques, un retard de croissance intra-utérine et une mort néonatale (voir 7 Mises en garde et précautions, 7.1 Populations particulières, 7.1.1 Grossesse).
4 Posologie et administration
4.1 Considérations posologiques
- Il existe un risque d'erreur de médication pour ADHEROZA (trastuzumab) et le trastuzumab emtansine ou le trastuzumab déruxtécan. Afin de réduire ce risque au minimum, vérifier l’étiquette des fioles afin d’assurer que le médicament en préparation qui doit être administré est bien ADHEROZA (trastuzumab) et non le trastuzumab emtansine ou le trastuzumab déruxtécan. En outre, s’assurer que la dose recommandée d’ADHEROZA (trastuzumab) est administrée (voir la section 4.2 Posologie recommandée et ajustement posologique).
- L’ordonnance d’ADHEROZA doit indiquer à la fois sa marque et sa dénomination commune. Ne pas substituer ADHEROZA au trastuzumab emtansine ou le trastuzumab déruxtécan.
- Avant d’administrer ADHEROZA en association avec le pertuzumab et le docétaxel pour le traitement du cancer du sein métastatique HER2+, veuillez consulter les monographies respectives de ces agents pour plus de renseignements à leur sujet, notamment les sections sur l'ajustement posologique, la séquence d'administration des agents et la durée du traitement.
Sélection des patient/Tests diagnostiques
Cancer du sein au stade précoce / cancer du sein métastatique
ADHEROZA devrait être uniquement administré aux patients dont la tumeur surexprime HER2, ce qui doit être déterminé par coloration immunohistochimique. On peut aussi utiliser un test CISH ou FISH pour déterminer le statut HER2, à condition que le test soit effectué et validé par un laboratoire expérimenté qui ait validé le test.
Pour assurer la précision et la reproductibilité des résultats, il est essentiel de suivre à la lettre le protocole décrit dans le prospectus d’emballage d’un test diagnostique approprié. Cependant, d’après les connaissances scientifiques actuelles, aucun test standard ne peut être recommandé pour le moment. Il n’existe pas de méthode standard de coloration, ni de standard pour le type d’anticorps utilisé. L’évaluation du degré de surexpression est subjective, et le signal peut s’atténuer avec le temps sur les lames entreposées.
La méthode d’évaluation de la surexpression de HER2 qui a été utilisée pour déterminer l’admissibilité des patientes aux essais cliniques sur le CSM était une méthode de coloration immunohistochimique. Des coupes fixées de tissu provenant d’une biopsie ont été analysées à l’aide des anticorps monoclonaux murins CB11 et 4D5. Les patientes qui affichaient un degré de surexpression 2+ ou 3+, d’après cette méthode de coloration, étaient incluses dans l’étude, tandis que les patientes ayant un degré 0 ou 1+ étaient exclues. Plus de 70 % des patientes inscrites présentaient un degré de surexpression 3+. Les données semblent indiquer que les effets bénéfiques étaient plus marqués chez les patientes ayant un degré élevé de surexpression de HER2.
Dans les études, on a utilisé une méthode d’analyse expérimentale dont l’échelle d’évaluation allait de 0 à 3+. Il se peut qu’il n’y ait pas de corrélation entre le degré de surexpression de HER2 indiqué par d’autres méthodes d’analyse et le degré utilisé comme critère d’inclusion dans les essais cliniques. Par exemple, le test d’immunohistochimie (IHC) comporte aussi une échelle d’évaluation de 0 à 3+. Un résultat de 3+ avec le test IHC correspondrait probablement à un résultat de 2+ ou de 3+ avec la méthode d’analyse expérimentale utilisée dans les essais cliniques. Un bon nombre de patientes qui ont obtenu un résultat de 1+ avec la méthode d’analyse expérimentale auraient très bien pu obtenir un résultat de 2+ si le test IHC avait été utilisé. Ces patientes (1+) n’auraient pas satisfait au critère d’inclusion. Il se peut que l’on obtienne un rapport avantages-risques différent du rapport observé dans les essais cliniques si on utilise une méthode d’analyse ayant une plus grande sensibilité que la méthode d’analyse expérimentale utilisée dans les essais cliniques. Au moment de décider quelles patientes devraient recevoir ADHEROZA, on doit mettre en balance le risque de dysfonction cardiaque (voir 7 Mises en garde et précautions) et les bienfaits possibles du traitement, surtout chez les patientes dont le degré de surexpression de HER2 n’est pas élevé.
Les critères d’inclusion relativement à l’expression de HER2 dans les essais cliniques portant sur le cancer du sein précoce sont présentés à la section 14 Études cliniques.
Cancer gastrique métastatique
ADHEROZA ne doit être administré qu’aux patients atteints d’un cancer gastrique métastatique en présence d’une surexpression de HER2 définie par un test d’immunohistochimie (IHC) et par hybridation in situ en fluorescence (analyse FISH) ayant été effectués selon une méthode validée. Les tests doivent être réalisés et validés par des laboratoires expérimentés.
Les patients sont admissibles au traitement par ADHEROZA s’ils affichent une forte surexpression de la protéine HER2 définie par un score IHC 3+ ou un score IHC 2+ confirmé par un résultat positif à l’analyse FISH.
4.2 Posologie recommandée et ajustement posologique
Cancer du sein au stade précoce
Administration toutes les trois semaines: La dose d’attaque recommandée d’ADHEROZA (trastuzumab) est de 8 mg/kg, administrée par perfusion durant 90 minutes. La dose d’entretien recommandée est de 6 mg/kg, administrée trois semaines plus tard, puis une nouvelle dose de 6 mg/kg administrée à trois semaines d’intervalle par perfusion durant 90 minutes environ. Si la dose précédente a été bien tolérée, la dose suivante peut être administrée par perfusion durant 30 minutes. Ne pas administrer par injection dans la tubulure intraveineuse ni sous forme de bolus (voir 4.3 Reconstitution, Préparation en vue de l’administration).
Administration hebdomadaire: Pour le schéma hebdomadaire, la dose d’attaque recommandée d’ADHEROZA est de 4 mg/kg, suivie de 2 mg/kg toutes les semaines. Voir la section 14 Études cliniques .
Cancer du sein métastatique (CSM)
Administration hebdomadaire: La dose d’attaque recommandée d’ADHEROZA est de 4 mg/kg, administrée par perfusion durant 90 minutes. La dose d’entretien hebdomadaire recommandée est de 2 mg/kg, qui peut être administrée par perfusion de 30 minutes si la dose d’attaque initiale a été bien tolérée. ADHEROZA peut être administré en externe. Ne pas administrer par injection dans la tubulure intraveineuse ni sous forme de bolus intraveineux (voir 4.3 Préparation en vue de l’administration).
Cancer gastrique métastatique
Administration toutes les trois semaines: La dose d’attaque recommandée d’ADHEROZA est de 8 mg/kg, administrée par perfusion durant 90 minutes. La dose d’entretien recommandée est de 6 mg/kg d’ADHEROZA, administrée trois semaines plus tard, puis une nouvelle dose de 6 mg/kg administrée à trois semaines d’intervalle, par perfusion durant 90 minutes environ. Si la dose précédente a été bien tolérée, la dose suivante peut être administrée par perfusion durant 30 minutes. Ne pas administrer par injection dans la tubulure intraveineuse ni sous forme de bolus (voir 4.3 Reconstitution, Préparation en vue de l’administration).
Durée du traitement
Les patients atteints d’un CSM ou d’un cancer gastrique métastatique doivent être traités par ADHEROZA jusqu’à la progression de la maladie ou l’apparition d’une toxicité ne pouvant être prise en charge.
Les patients atteints de cancer du sein au stade précoce doivent être traités pendant un an ou jusqu’à la survenue d’une récidive de la maladie ou d’une toxicité cardiaque inacceptable, selon la première occurrence (voir 7 Mises en garde et précautions, Appareil cardiovasculaire). Il n’est pas recommandé de poursuivre le traitement au-delà d’un an chez les patients atteints d’un CSP (voir 14 Études cliniques, Cancer du sein au stade précoce, Essai HERA).
Modification de la dose
En cas de réactions à la perfusion, le débit de la perfusion intraveineuse d’ADHEROZA peut être ralenti ou interrompu.
Aucune diminution n’a été apportée à la dose de trastuzumab au cours des essais cliniques. On peut poursuivre le traitement par le trastuzumab durant les périodes de myélosuppression réversible provoquée par la chimiothérapie, mais on doit rechercher attentivement les complications de la neutropénie pendant ces périodes. Observer les directives concernant la réduction ou la stabilisation de la dose de chimiothérapie.
Le Tableau 1 décrit les critères pour l’arrêt définitif du trastuzumab en cas de dysfonction cardiaque dans les études pivots sur le traitement adjuvant du cancer du sein.
| Tableau 1 – Critères pour l’arrêt définitif du trastuzumab en cas de dysfonction cardiaque dans les études pivots sur le traitement adjuvant du cancer du sein | ||
|---|---|---|
| ÉTUDE | En cas d’ICC symptomatique | Si le traitement est suspendu en raison d’une diminution asymptomatique de la FEVG (selon l’algorithme utilisé dans chaque protocole d’étude) |
| HERA | Nécessaire | Nécessaire si le trastuzumab est suspendu pendant 2 cycles successifs |
| NSABP B-31, NCCTG N9831 et BCIRG-006 | Nécessaire | Nécessaire si le trastuzumab est suspendu pendant 2 cycles consécutifs ou pendant 3 cycles intermittents; l’investigateur pouvait choisir d’arrêter définitivement plus tôt |
Suspension d’une dose
Surveillance de la fonction cardiaque (voir aussi 7 Mises en garde et précautions, Appareil cardiovasculaire, Cardiotoxicité).
| Tableau 2 – Recommandations pour la poursuite ou l’arrêt du traitement par ADHEROZA chez les patientes asymptomatiques en fonction des mesures en série de la fraction d’éjection ventriculaire gauche (FEVG)a (Adapté des Lignes directrices du consensus canadien*) | |||||
|---|---|---|---|---|---|
| Lien entre la FEVG et la LIN | Diminution asymptomatique de la FEVG par rapport au début de l’étude | ||||
| ≤ 10 points de pourcentage | 10–15 percentage points | ≤ 10 points de pourcentage | |||
| Dans les limites radiologiques normales de l’établissement | Continuer ADHEROZA | Continuer ADHEROZA | Arrêter ADHEROZA et répéter la scintigraphie MUGA ou l’échocardiographie après 4 sem. | ||
| De 1 à 5 points de pourcentage sous la LIN | Continuer ADHEROZA b | Arrêter ADHEROZA et répéter la scintigraphie MUGA ou l’échocardiographie après 4 sem.b,c | Arrêter ADHEROZA et répéter la scintigraphie MUGA ou l’échocardiographie après 4 sem.c,d | ||
| ≥ 6 points de pourcentage sous la LIN | Continuer ADHEROZA et répéter la scintigraphie MUGA ou l’échocardiographie après 4 sem.d | Arrêter ADHEROZA et répéter la scintigraphie MUGA ou l’échocardiographie après 4 sem.c,d | Arrêter ADHEROZA et répéter la scintigraphie MUGA ou l’échocardiographie après 4 sem.c,d | ||
a Selon le protocole de l’étude NSABP B-31. Modifié pour inclure des recommandations relatives à la consultation en cardiologie ou le traitement de la dysfonction cardiaque (ou les deux), le cas échéant, tel qu’indiqué dans les notes de bas de page subséquentes.
b Envisager une évaluation cardiaque et l’instauration d’un traitement par inhibiteur de l’enzyme de conversion de l’angiotensine.
c Après deux doses suspendues, envisager l'arrêt définitif d’ADHEROZA.
d Amorcer un traitement par inhibiteur de l'enzyme de conversion de l’angiotensine et référer le cas à un cardiologue. LIN = limite inférieure de la normale; MUGA = multiple-gated acquisition scan.
*Source : Mackey JR, Clemons M, Côté MA, et al. Cardiac management during adjuvant trastuzumab therapy: recommendations of the Canadian Trastuzumab Working Group. Curr Oncol. 2008 Jan;15(1):24-35.
Pour connaître la fréquence de la surveillance cardiaque, voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Cardiotoxicité.
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir1 Indications).
4.3 Reconstitution
Tableau 3 – Reconstitution
| Taille du flacon | Volume de diluant à être ajouté au flacon | Concentration par mL |
|---|---|---|
| 150 mg/flacon | 7.2 mL d’eau stérile pour injection | 21 mg/mL |
| 420 mg/flacon | 20 mL d’eau bactériostatique pour injection | 21 mg/mL |
Préparation en vue de l’administration :
Observer les conditions d’asepsie.
150mg/flacon:
Reconstituer chaque fiole à usage unique d’ADHEROZA à 150 mg/fiole avec 7,2 mL d’eau stérile pour injection (non fournie), pour produire un usage unique de solution contenant 21 mg/mL de trastuzumab.
420mg/flacon:
Reconstituer chaque flacon multidose de 420 mg d’ADHEROZA avec 20 mL d’eau bactériostatique pour injection, contenant de l’alcool benzylique à 1,1 % pour obtenir une solution multidose contenant 21 mg/mL de trastuzumab. Tout de suite après la reconstitution avec l’eau bactériostatique pour injection, inscrire sur l’étiquette (à la suite de « Ne pas utiliser après ») la date de péremption correspondant à un délai de 28 jours après la reconstitution.
Si le patient a une hypersensibilité connue à l’alcool benzylique, utiliser de l’eau stérile pour injection pour reconstituer ADHEROZA (voir 7 Mises en garde et précautions).
Les fioles d’ADHEROZA qui ont été reconstituées au moyen d’eau stérile pour injection doivent être utilisées immédiatement d’un point de vue microbiologique et toute portion non utilisée doit être jetée. L’emploi d’autres solvants pour la reconstitution est à éviter.
ADHEROZA doit être manipulé avec précaution durant la reconstitution. Si on remue trop la solution reconstituée ou si trop de mousse se forme durant la reconstitution, on risque d’avoir de la difficulté à prélever de la fiole d’ADHEROZA la quantité nécessaire.
Reconstitution:
150 mg/flacon:
- 1. À l’aide d’une seringue stérile, injecter lentement 7,2 mL d’eau stérile pour injection (non fournie) dans la fiole contenant la poudre lyophilisée d’ADHEROZA, en dirigeant le jet dans le lyophilisat.
- 2. Remuer délicatement la fiole d’un mouvement circulaire pour faciliter la reconstitution. Ne pas agiter.
420 mg/flacon:
- 1. À l’aide d’une seringue stérile, injecter lentement 20 mL d’eau bactériostatique pour injection (fournie) dans la fiole contenant la poudre lyophilisée d’ADHEROZA, en dirigeant le jet dans le lyophilisat.
- 2. Remuer délicatement la fiole d’un mouvement circulaire pour faciliter la reconstitution. Ne pas agiter.
Il n’est pas rare qu’une mousse légère se forme au moment de la reconstitution. Laisser reposer la fiole pendant environ 5 minutes. Une fois reconstitué, ADHEROZA produit une solution incolore à jaune pâle translucide qui ne doit présenter pratiquement aucune particule visible.
Déterminer le volume (en mL) de solution d’ADHEROZA nécessaire:
Administration hebdomadaire: en fonction d’une dose d’attaque de 4 mg de trastuzumab par kg de poids corporel ou d’une dose d’entretien de 2 mg par kg de poids corporel.
Volume (mL) = [Poids corporel (kg) x dose (4 mg/kg comme dose d’attaque OU 2 mg/kg comme dose d’entretien)] .
21 mg/mL (concentration de la solution reconstituée)
Administration toutes les trois semaines: en fonction d’une dose d’attaque de 8 mg de trastuzumab par kg de poids corporel ou d’une dose d’entretien de 6 mg de trastuzumab par kg de poids corporel administrée toutes les trois semaines.
Volume (mL) = [Poids corporel (kg) x dose (8 mg/kg comme dose d’attaque OU 6 mg/kg comme dose d’entretien)] .
21 mg/mL (concentration de la solution reconstituée)
Prélever le volume approprié de solution de la fiole et le verser dans un sac à perfusion contenant 250 mL de chlorure de sodium à 0,9 % USP. Ne pas utiliser une solution de dextrose (5 %) puisque celui- ci provoque l’agrégation de la protéine. Pour bien mélanger la solution et éviter que de la mousse ne se forme, inverser doucement le sac. La préparation reconstituée est une solution transparente incolore à jaune pâle. Inspecter visuellement les produits pour administration parentérale afin de vérifier l’absence de particules et de coloration avant l’administration. Aucune incompatibilité n’a été observée entre ADHEROZA et les sacs à perfusion de polypropylène.
4.4 Administration
Administration hebdomadaire: ADHEROZA peut être administré en externe à raison de 4 mg/kg par perfusion intraveineuse (dose d’attaque) pendant 90 minutes. Ne pas administrer par injection dans la tubulure intraveineuse ni sous forme de bolus intraveineux. Il y a lieu de surveiller les patientes pendant au moins six heures après le début de la première perfusion et pendant deux heures après le début des perfusions subséquentes pour des symptômes comme la fièvre, les frissons ou d’autres symptômes liés à la perfusion. Des réactions indésirables graves aux perfusions de trastuzumab – notamment dyspnée, hypotension, hypertension, respiration sifflante, bronchospasme, tachycardie, diminution de la saturation en oxygène et détresse respiratoire – ont été signalées dans de rares occasions (voir aussi 8 Effets indésirables). L’interruption ou la réduction du débit de la perfusion pourrait aider à maîtriser ces symptômes. On peut recommencer la perfusion après l’atténuation des symptômes.
Si la première perfusion est bien tolérée, on peut ensuite administrer des doses de 2 mg/kg d’ADHEROZA par semaine durant 30 minutes (voir 4.2 Dose recommandée et ajustement posologique). Vérifier que les patientes ne présentent pas de fièvre, de frissons ou d’autres symptômes liés à la perfusion (voir 8 Effets indésirables).
Administration toutes les trois semaines: ADHEROZA peut être administré en externe à raison de 8 mg/kg par perfusion intraveineuse (dose d’attaque) pendant 90 minutes. Ne pas administrer par injection dans la tubulure intraveineuse ni sous forme de bolus intraveineux. Il y a lieu de surveiller les patientes pendant au moins six heures après le début de la première perfusion et pendant deux heures après le début des perfusions subséquentes pour des symptômes comme la fièvre, les frissons ou d’autres symptômes liés à la perfusion (voir 8 Effets indésirables). L’interruption ou la réduction du débit de la perfusion pourrait aider à maîtriser ces symptômes. On peut recommencer la perfusion après l’atténuation des symptômes.
Si la première perfusion est bien tolérée, on peut ensuite administrer des doses d’entretien de 6 mg/kg d’ADHEROZA durant 30 minutes, à intervalles de trois semaines (voir 4.2 Dose recommandée et ajustement posologique).). Vérifier que les patients ne présentent pas de fièvre, de frissons ou d’autres symptômes liés à la perfusion (voir 8 Effets indésirables).
Ne pas mélanger ni diluer ADHEROZA avec d’autres médicaments. Éviter d’administrer ou de mélanger les perfusions d’ADHEROZA avec une solution de dextrose.
4.5 Dose oubliée
Administration hebdomadaire: S’il y a un retard d’une semaine ou moins dans l’administration de la dose d’ADHEROZA, il faut administrer la dose d’entretien habituelle de trastuzumab (2 mg/kg) le plus tôt possible (sans attendre le prochain cycle prévu). Les doses d’entretien subséquentes de 2 mg/kg doivent être administrées 7 jours plus tard, selon le calendrier hebdomadaire.
S’il y a un retard de plus d’une semaine dans l’administration de la dose d’ADHEROZA, une nouvelle dose d’attaque doit être administrée (4 mg/kg pendant 90 minutes environ) le plus tôt possible. Les doses d’entretien subséquentes de 2 mg/kg doivent ensuite être administrées 7 jours plus tard, selon le calendrier hebdomadaire.
Administration toutes les trois semaines: S’il y a un retard d’une semaine ou moins dans l’administration de la dose d’ADHEROZA, il faut administrer la dose d’entretien habituelle de trastuzumab (6 mg/kg) le plus tôt possible (sans attendre le prochain cycle prévu). Les doses d’entretien subséquentes de 6 mg/kg doivent ensuite être administrées 21 jours plus tard, selon le calendrier de 3 semaines.
S’il y a un retard de plus d’une semaine dans l’administration de la dose d’ADHEROZA, une nouvelle dose d’attaque doit être administrée (8 mg/kg pendant 90 minutes environ) le plus tôt possible. Les doses d’entretien subséquentes de 6 mg/kg doivent ensuite être administrées 21 jours plus tard, selon le calendrier de 3 semaines.
5 Surdose
Aucun cas de surdosage n’a été rapporté lors des essais cliniques sur les humains. Des doses uniques dépassant 500 mg (10 mg/kg) n’ont pas été évaluées.
Vérifier que la dose recommandée d’ADHEROZA (trastuzumab) est administrée et NON la dose de trastuzumab emtansine ou de trastuzumab déruxtécan. Pour plus de renseignements sur le risque de surdose en trastuzuman emtansine ou en trastuzumab déruxtécan en raison d’une erreur de médication, voir leurs monographies respectives.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 4 – Formes posologiques, teneurs, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Pour perfusion intraveineuse | Poudre lyophilisée 150 mg de trastuzumab / flacon 420 mg de trastuzumab / flacon | L-histidine, chlorhydrate d’histidine monohydraté, α,α-tréhalose dihydraté, Polysorbate20. Remarque: L’eau bactériostatique pour injection fournie avec la fiole multidose de 420 mg d’ADHEROZA (trastuzumab) contient de l’alcool benzylique à 1,1 % (voir 7 Mises en garde et précautions). |
Composition :
ADHEROZA est une poudre lyophilisée stérile, de couleur blanche à jaune pâle, sans agent de conservation, pour administration intraveineuse.
150 mg/flacon :
Chaque flacon à usage unique d’ADHEROZA contient 150 mg de trastuzumab, 3,36 mg de chlorhydrate de L-histidine monohydraté, 2,16 mg de L-histidine, 0,6 mg de polysorbate 20 et 136,2 mg d’α,α- tréhalose dihydraté. La reconstitution avec 7,2 mL d’eau stérile pour injection (non fournie) donne une solution à usage unique contenant 21 mg/mL de trastuzumab, à un pH avoisinant 6.
420 mg/flacon :
Chaque flacon multidose d’ADHEROZA contient 420 mg de trastuzumab, 9,5 mg de chlorhydrate de L-histidine monohydraté, 6,1 mg de L-histidine, 1,7 mg de polysorbate 20 et 381,8 mg d’α,α-tréhalose dihydraté. La reconstitution avec 20 mL d’eau bactériostatique pour injection (flacon fourni), contenant de l’alcool benzylique à 1,1 % comme agent de conservation, donne une solution multidose contenant 21 mg/mL de trastuzumab, à un pH avoisinant 6.
Présentation :
150 mg/flacon usage unique :
ADHEROZA est offert sous forme de poudre stérile lyophilisée contenant 150 mg de trastuzumab par flacon à usage unique scellé sous vide. Chaque emballage contient un flacon à usage unique de 150 mg d’ADHEROZA.
420 mg/flacon multidose :
ADHEROZA est offert sous forme de poudre stérile lyophilisée contenant 420 mg de trastuzumab par flacon multidose scellé sous vide. Chaque emballage contient un flacon de 420 mg d’ADHEROZA et un flacon de 20 mL d’eau bactériostatique pour injection, contenant de l’alcool benzylique à 1,1 %. L’eau bactériostatique pour injection est fournie dans des flacons de 20 mL sous forme de solution stérile contenant de l’alcool benzylique à 1,1 % comme agent de conservation antimicrobien.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Le traitement par ADHEROZA devrait être mis en route uniquement sous la supervision d’un médecin expérimenté dans le traitement du cancer.
Avant d’administrer ADHEROZA en association avec le pertuzumab et le docétaxel, veuillez consulter les monographies respectives de ces agents pour plus de renseignements à leur sujet.
Pour faciliter le retraçage des produits médicinaux biologiques, le nom commercial du produit administré et le numéro de lot doivent être clairement consignés dans le dossier du patient.
Cancer du sein au stade précoce
L’innocuité de différentes associations chimiothérapeutiques administrées avant le traitement par le trastuzumab n’a pas été évaluée séparément dans l’essai HERA. Les données présentées dans la monographie reflètent l’innocuité et l’efficacité d’un traitement par le trastuzumab pour la durée recommandée d’un an.
Alcool benzylique : La présence d’alcool benzylique comme agent de conservation dans l’eau bactériostatique pour injection a été associée à des effets toxiques chez les nouveau-nés et les enfants jusqu’à l’âge de 3 ans. S’il est établi qu’un patient est hypersensible à l’alcool benzylique (l’agent de conservation contenu dans l’eau bactériostatique pour injection), ADHEROZA sera reconstitué avec de l’eau stérile pour injection. Utiliser immédiatement la solution d’ADHEROZA reconstituée avec de l’eau stérile pour injection et jeter le flacon (voir 4 Posologie et administration).
Appareil cardiovasculaire
Cardiotoxicité: l’administration d’ADHEROZA peut donner lieu à une dysfonction ventriculaire et à une insuffisance cardiaque congestive. Dans le cas du traitement du sein adjuvant, l’incidence de dysfonction cardiaque était plus élevée chez les patientes traitées par le trastuzumab et une chimiothérapie que chez celles qui ont reçu uniquement la chimiothérapie. On a observé une augmentation de l’incidence de manifestations cardiaques symptomatiques et asymptomatiques lorsque le trastuzumab était administré avec une chimiothérapie à base d’anthracycline, comparativement à l’administration avec un schéma sans anthracycline associant le docétaxel et le carboplatine. L’incidence était plus nette lorsque le trastuzumab était administré de façon concomitante plutôt que séquentielle avec un taxane. En ce qui concerne le traitement du CSM, l’incidence et la gravité de la dysfonction cardiaque ont été particulièrement marquées chez les patientes qui ont reçu du trastuzumab en concomitance avec des anthracyclines et le cyclophosphamide. Les données de pharmacovigilance montrent aussi que l’incidence de manifestations indésirables cardiaques était supérieure chez les patientes ayant déjà été exposées à des anthracyclines.
Étant donné que la demi-vie du trastuzumab calculée avec une méthode de pharmacocinétique de population avoisine 28,5 jours (IC à 95 % : 25,5-32,8 jours), le trastuzumab peut persister dans la circulation pendant quelques 24 semaines (extrêmes : 22-28 semaines) après l’arrêt du traitement par le trastuzumab. Comme l’administration d’une anthracycline durant cette période pourrait donner lieu à un risque accru de dysfonction cardiaque, une évaluation approfondie des risques et des avantages potentiels de même qu’une surveillance cardiaque étroite sont recommandées. Dans la mesure du possible, les médecins devraient éviter de prescrire un traitement à base d'anthracyclines tant qu’il y a présence de trastuzumab dans la circulation sanguine du patient.
Les patientes qui reçoivent ADHEROZA, soit comme composante d’un traitement adjuvant soit en traitement d’un CSM surexprimant HER2 pourraient présenter des signes et des symptômes de dysfonction cardiaque tels que dyspnée, augmentation de la toux, dyspnée nocturne paroxystique, œdème périphérique, bruit de galop S3 ou réduction de la fraction d’éjection. La dysfonction cardiaque associée au traitement par ADHEROZA peut être grave et a été associée à une insuffisance cardiaque invalidante, à un décès et à un thrombus mural entraînant un accident vasculaire cérébral.
La fonction du ventricule gauche de tous les patients doit être évaluée avant et durant le traitement par ADHEROZA. Si la FEVG baisse de 10 points par rapport à la valeur initiale ou qu’elle devient inférieure à 50 %, il faut interrompre le traitement par ADHEROZA et mesurer de nouveau la FEVG dans les trois semaines environ qui suivent. Si celle-ci ne s’est pas améliorée ou qu’elle a continué à baisser, il faut envisager sérieusement l’arrêt définitif du traitement par ADHEROZA, sauf si l’on considère que les bienfaits pour le patient l’emportent sur les risques. Les bases scientifiques de la dysfonction cardiaque ont été étudiées de façon incomplète dans les études précliniques.
Il faut être extrêmement prudent quand on traite des patients qui ont une dysfonction cardiaque préexistante et, dans les cas de cancer du sein au stade précoce, chez les patientes dont la FEVG est inférieure ou égale à 55 %. Les candidates au traitement adjuvant par ADHEROZA pour un cancer du sein opérable ou métastatique, en particulier celles qui ont déjà été exposées à une anthracycline et au cyclophosphamide (AC), devraient être soumises à une évaluation cardiaque initiale approfondie, comprenant une anamnèse, un examen physique, un électrocardiogramme (ECG) et soit une échocardiographie en deux dimensions soit une ventriculographie isotopique (MUGA). Il faut bien peser les risques et les avantages avant de décider d’instaurer le traitement par ADHEROZA. Les évaluations cardiaques comme celles qui ont été effectuées au départ doivent être répétées tous les trois mois pendant le traitement puis tous les six mois après l’arrêt du traitement, et ce, jusqu’à 24 mois après la dernière administration d’ADHEROZA. Chez les patientes atteintes de cancer du sein précoce qui reçoivent une chimiothérapie à base d’anthracycline, il est recommandé de poursuivre le suivi une fois par année pendant un maximum de cinq ans après la dernière administration d’ADHEROZA, ou plus longtemps si l’on observe une diminution continue de la fraction d’éjection ventriculaire gauche (FEVG). Une telle surveillance peut permettre de détecter la présence d’une dysfonction cardiaque. Il pourrait être utile de surveiller plus fréquemment (p. ex., toutes les 6-8 semaines) les cas de dysfonction cardiaque asymptomatique. Lorsque la fonction ventriculaire gauche diminue constamment mais que le patient demeure asymptomatique, le médecin devrait envisager d’arrêter le traitement, sauf si l’on considère que les bienfaits pour le patient l’emportent sur les risques.
Si une insuffisance cardiaque symptomatique apparaît durant le traitement par ADHEROZA, elle doit être traitée au moyen des traitements classiques appropriés. L’interruption du traitement par ADHEROZA est fortement à envisager chez les patients qui présentent une insuffisance cardiaque congestive cliniquement significative. Dans les essais cliniques sur le CSM, environ les deux tiers des patientes qui présentaient une dysfonction cardiaque ont été traitées pour des symptômes cardiaques. La plupart ont répondu au traitement approprié (qui peut comprendre un ou plusieurs des agents suivants : diurétiques, inhibiteurs de l’enzyme de conversion de l’angiotensine, β-bloquants, inhibiteurs des récepteurs de l’angiotensine II ou glucosides cardiotoniques), qui comportait souvent l’arrêt du traitement par le trastuzumab. On n’a pas évalué de manière prospective si la poursuite ou la reprise du traitement par le ADHEROZA était sans danger pour les patientes qui avaient déjà éprouvé des effets cardiotoxiques.
Cancer du sein au stade précoce
ADHEROZA et les anthracyclines ne doivent pas être administrés en concomitance dans le cadre du traitement adjuvant.
Les facteurs de risque de manifestation cardiaque observés dans quatre études de grande envergure sur le traitement adjuvant comprenaient l’âge avancé (> 50 ans), la FEVG initiale faible ou une diminution de la FEVG (< 55 %), une FEVG faible avant ou après l'instauration du traitement par le paclitaxel, le traitement par le trastuzumab et la prise antérieure ou concomitante d’antihypertenseurs. Chez les patientes qui ont reçu du trastuzumab après avoir terminé une chimiothérapie adjuvante, le risque de dysfonction cardiaque était associé à une dose cumulative d’anthracycline plus élevée avant l’instauration de trastuzumab et un indice de masse corporelle élevé (IMC > 25 kg/m2).
Dans le cas du cancer du sein au stade précoce, on ne dispose pas de données sur le rapport avantages / risques des patientes dont les critères sont énumérés ci-dessous, qui étaient exclues des essais HERA, JA (NSABP B-31 et NCCTG N9831) et BCIRG006. De ce fait, le traitement ne peut pas être recommandé chez de telles patientes.
- Antécédents d’infarctus du myocarde (IM)
- Angine de poitrine nécessitant un traitement médicamenteux;
- Antécédents d’ICC (classe II à IV de la NYHA) ou ICC actuelle;
- Autre cardiomyopathie;
- Arythmie cardiaque nécessitant un traitement médicamenteux;
- Valvulopathie cardiaque cliniquement significative;
- Hypertension artérielle mal maîtrisée (hypertension contrôlée par un médicament standard admissible);
- Épanchement péricardique important sur le plan clinique.
L’innocuité de la poursuite ou de la reprise de l’administration du trastuzumab chez les patientes ayant présenté auparavant une toxicité cardiaque n’a pas fait l’objet d’études prospectives. Selon les comptes- rendus de manifestations cardiaques, environ la moitié des cas s’étaient complètement résorbés au moment de l’analyse préliminaire (voir Tableau 7 et Tableau 8).
Pour les patientes atteintes de cancer du sein précoce, les évaluations cardiaques comme celles qui ont été effectuées au départ doivent être répétées tous les trois mois pendant le traitement puis tous les six mois après l’arrêt du traitement, et ce, jusqu’à 24 mois après la dernière administration d’ADHEROZA. Chez les patientes qui reçoivent une chimiothérapie à base d’anthracycline, il est recommandé de poursuivre le suivi une fois par année pendant un maximum de cinq ans après la dernière administration d’ADHEROZA, ou plus longtemps si l’on observe une diminution continue de la fraction d’éjection ventriculaire gauche (FEVG).
Un indice de suspicion clinique élevé est nécessaire pour arrêter le traitement en présence de symptômes cardio-pulmonaires. Il faut surveiller étroitement la fonction cardiaque chez tous les patients et administrer un traitement adéquat contre l’ICC, indépendamment de l’arrêt du traitement par ADHEROZA. Pour de l’information sur la poursuite ou l’abandon du traitement par ADHEROZA en fonction des évaluations périodiques de la FEVG, voir le Tableau 2, section 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique, Suspension d’une dose, Surveillance de la fonction cardiaque.
Essai HERA
Dans l’essai HERA, on a effectué des tests de surveillance cardiaque (électrocardiogramme [ECG], fraction d’éjection ventriculaire gauche [FEVG], signes et symptômes et questionnaire sur la fonction cardiaque) au début de l'étude et de façon périodique pendant toute la durée de l’étude. Le calendrier des évaluations cardiaques était le suivant : après 3 et 6 mois, puis tous les 6 mois par la suite jusqu’au mois 36 (3 ans après le début du traitement) et au mois 60 (5 ans après le début du traitement). De plus, on a mesuré la FEVG après 48 mois (4 ans après le début du traitement) et tous les 12 mois de la 6e à la 10e année de l'étude.
Lorsque le trastuzumab était administré après l'arrêt de la chimiothérapie adjuvante, on a observé, après un suivi médian allant jusqu'à 12 mois, une insuffisance cardiaque de classe III-IV de New York Heart Association (NYHA) chez 0,6 % des patientes dans le groupe recevant le traitement pendant un an.
| Tableau 5 – Nombres absolus et taux d’événements liés aux critères d’évaluation cardiaques dans l’essai HERA (suivi médian de 12 mois) | ||
|---|---|---|
| Essai HERA | Observation n (%) N=1708 | Trastuzumab n (%) N=1678 |
| Principal critère d’évaluation cardiaque | 1 (0,1 %) | 10 (0,6 %) |
| Critère d’évaluation cardiaque secondaire | 9 (0,5 %) | 51 (3,0 %) |
| « Critères d’évaluation cardiaque » totaux | 10 (0,6 %) | 61 (3,6 %) |
| Tableau 6 – Nombres absolus et taux d’événements liés aux critères d’évaluation cardiaques dans l’essai HERA (suivi médian de 8 ans) | ||||||
|---|---|---|---|---|---|---|
| Essai HERA | Observation n (%) N=1744 | Trastuzumab 1 year arm n (%) N=1682 | ||||
| Principal critère d’évaluation cardiaque | 2 (0,1 %) | 14 (0,8 %) | ||||
| Événements après 1 an | 0 (0,0 %) | 1 (0,1 %) | ||||
| Critère d’évaluation cardiaque secondaire | 15 (0,9 %) | 78 (4,6 %) (69 si on exclut les patientes ayant présenté un événement lié au principal critère d'évaluation) | ||||
| Événements après 1 an | 7 (0,4 %) | 14 (0,8 %) (13 si on exclut les patientes ayant présenté un événement lié au principal critère d'évaluation) | ||||
| « Critères d’évaluation cardiaque » totaux | 17 (1,0 %) | 83 (4,9 %) | ||||
| Tableau 7 – Délai médian avant le retour à la FEVG initiale / stabilisation de la FEVG dans l’essai HERA (suivi médian de 8 ans) – Principal critère d’évaluation cardiaque | ||
|---|---|---|
| Essai HERA | Principal critère d’évaluation cardiaque | |
Observation (n = 2) | Trastuzumab sur un an (n=14) | |
| Retour à la FEVG initiale | 0 | 11 (79 %) |
| Délai médian avant le retour à la FEVG initiale | - | 218 jours |
| Stabilisation de la FEVG | 0 | 5 (36 %) |
| Tableau 8 – Délai médian avant le retour à la FEVG initiale / stabilisation de la FEVG dans l’essai HERA (suivi médian de 8 ans) – Critère d’évaluation cardiaque secondaire | ||
|---|---|---|
| Essai HERA | Critère d’évaluation cardiaque secondaire (excluant les patientes ayant présenté un événement lié au principal critère d’évaluation cardiaque) | |
Observation (n = 15) | Trastuzumab sur un an (n=69) | |
| Retour à la FEVG initiale | 10 (67 %) | 60 (87 %) |
| Délai médian avant le retour à la FEVG initiale | 189 jours | 240 jours |
| Stabilisation de la FEVG | 4 (27 %) | 18 (26 %) |
Une diminution significative de la fraction d’éjection ventriculaire gauche (FEVG) est définie comme une diminution absolue de la FEVG d’au moins 10 points par rapport à la FEVG initiale et à une valeur inférieure à 50 %, telle que mesurée par ventriculographie isotopique (MUGA) ou par échocardiographie.
Le principal critère d’évaluation cardiaque était défini comme la survenue, à tout moment après la randomisation mais avant l’administration de tout nouveau traitement pour une récidive de la maladie, d’une insuffisance cardiaque congestive de classe III ou IV de la NYHA, confirmée par un cardiologue, et une diminution significative de la FEVG ou un décès d’origine cardiaque.
Le critère d’évaluation cardiaque secondaire était défini comme une dysfonction cardiaque asymptomatique (classe I de la NYHA) ou symptomatique légère (classe II de la NYHA) avec une diminution significative de la FEVG. De plus, les manifestations qui ne répondaient pas aux critères d’évaluation cardiaques secondaires mais qui, de l’avis du Comité consultative cardiovasculaire, devaient être classées comme des critères d’évaluation cardiaque secondaires étaient aussi incluses.
Après un suivi médian de 3,6 ans, les incidences d’ICC grave, d’ICC symptomatique et d’au moins une diminution significative de la FEVG (diminution absolue d’au moins 10 % par rapport à la FEVG initiale et à moins de 50 %) après 1 an de traitement par le trastuzumab étaient de 0,8 %, de 1,9 % et de 9,8 %, respectivement.
Après un suivi médian de 8 ans, l’incidence d’ICC grave (classes III et IV de la NYHA) dans le groupe ayant reçu du trastuzumab pendant un an était de 0,8 %, et le taux de dysfonction ventriculaire gauche symptomatique légère et asymptomatique était de 4,6 %. Chez 20,8 % des patientes du groupe sous observation et 32,0 % des patientes du groupe traité par le trastuzumab pendant un an, les résultats d'au moins une évaluation de la FEVG étaient manquants. Pendant la période de suivi, jusqu’au mois 60, il manquait au moins une évaluation de la FEVG pour 18,0 % des patientes du groupe sous observation et 17,9 % des patientes traitées par le trastuzumab pendant un an.
La réversibilité de l’ICC grave (définie comme une séquence d’au moins deux valeurs de FEVG ≥ 50 % après l’événement) était évidente chez 71,4 % des patientes traitées par le trastuzumab. La réversibilité de la dysfonction ventriculaire gauche symptomatique légère et asymptomatique a été démontrée chez 79,5 % des patientes. Environ 17 % (14/83) des événements liés à un critère d’évaluation cardiaque se sont produits après la fin du traitement par le trastuzumab dans le groupe ayant reçu cet agent pendant un an.
Analyse conjointe : NSABP B-31 et NCCTG N9831
Les manifestations indésirables cardiaques étaient définies dans les études B-31 et N9831 comme des manifestations cardiaques symptomatiques et des manifestations asymptomatiques liées à la FEVG. Les manifestations cardiaques symptomatiques ont été évaluées et confirmées par le comité d'examen des données cardiaques de chaque étude, et comprenaient la survenue d’insuffisance cardiaque congestive symptomatique (avec des observations objectives et la confirmation par imagerie), le décès attribuable à des causes cardiaques (ICC, IM ou arythmie primaire confirmée) et le décès attribuable à une cause cardiaque probable (décès soudain sans étiologie documentée). Les manifestations asymptomatiques liées à la FEVG étaient définies comme une diminution absolue de la FEVG ≥ 10%, à < 55 % ou une diminution absolue de la FEVG de ≥ 5 % à moins de la limite inférieure de la normale (LIN) de l’établissement. Dans l’étude B-31, 15,5 % des patientes du groupe trastuzumab plus chimiothérapie ont abandonné le traitement par le trastuzumab en raison d’une baisse asymptomatique de la FEVG (12,2 %), d’une insuffisance cardiaque congestive (ICC; 2,2 %) ou d’un diagnostic de maladie cardiaque autre qu’une ICC (1,1 %); aucun patient du groupe sous chimiothérapie seulement n’a abandonné le traitement pour ces raisons. Dans toutes les analyses, le taux de dysfonction cardiaque était plus élevé chez les patientes du groupe HER trastuzumab plus chimiothérapie que chez celles du groupe recevant la chimiothérapie seule. De l’instauration du paclitaxel à l’évaluation à six mois, à neuf mois et à dix-huit mois, la variation moyenne de la FEVG était plus prononcée dans le groupe trastuzumab plus chimiothérapie (-4,2 %, -5,1 % et -3,1 % pour le groupe trastuzumab + chimiothérapie, respectivement, vs - 0,5 %, -0,4 % et -0,9 % dans le groupe recevant uniquement la chimiothérapie, respectivement).
Tableau 9 – Analyse conjointe : (NSABP B-31 et NCCTG N9831) Incidence et type de manifestations cardiaques (durée moyenne du suivi de l’innocuité supérieure à 8 ans**) | ||||||
|---|---|---|---|---|---|---|
Tableau 9 – Analyse conjointe : (NSABP B-31 et NCCTG N9831) Incidence et type de manifestations cardiaques (durée moyenne du suivi de l’innocuité supérieure à 8 ans**) | ||||||
| B31 | N9831 | B-31+N9831 | ||||
| B31 | N9831 | B-31+N9831 | ||||
AC→T (n=889) | AC→T + H (n=1031) | AC→T (n =766) | AC→T + H (n=969) | AC→T (n =1655) | AC→T + H (n=2000) | |
AC→T (n=889) | AC→T + H (n=1031) | AC→T (n =766) | AC→T + H (n=969) | AC→T (n =1655) | AC→T + H (n=2000) | |
| ICC symptomatique (sans décès) | 11 (1,2%) | 38 (3,7%) | 5 (0,7%) | 24 (2,5%) | 16 (1,0%)a | 62 (3,1%)b |
| Décès d’origine cardiaque | 2 (0,2%)c | 1 (0,1%) | 3 (0,4%) | 1 (0,1%) | 5 (0,3%)c | 2 (0,1%) |
| Décès attribuable à l’ICC, à l’IM ou à une arythmie primaire | 0 (0,0%) | 0 (0,0%) | 2 (0,3%) | 1 (0,1%) | 2 (0,1%) | 1 (0,1%) |
| Décès soudain sans étiologie documentée | 2 (0,2%) | 1 (0,1%) | 1 (0,1%) | 0 (0,0%) | 3 (0,2%) | 1 (0,1%) |
| Toute manifestation | 270 | 401 | 209 | 367 | 479 | 768 |
asymptomatique de nature cardiaque ou concernant la FEVG | (30,4%) | (38,9%) | (27,3%) | (37,9%) | (28,9%) | (38,4%) |
| Chute de la FEVG de 10 points, comparativement à la valeur initiale et à moins de 55* | 236 | 376 | 184 | 340 | 420 | 716 |
| (26,5%) | (36,5%) | (24,0%) | (35,1%) | (25,4%) | (35,8%) | |
| Chute de la FEVG de 5 points, comparativement à la valeur initiale, à une valeur inférieure à la limite inférieure de la normale* | 161 | 267 | 127 | 238 | 288 | 505 |
| (18,1%) | (25,9%) | (16,6%) | (24,6%) | (17,4%) | (25,3%) | |
A = doxorubicine; C = cyclophosphamide; ICC = insuffisance cardiaque congestive; H = trastuzumab; FEVG = fraction d’éjection ventriculaire gauche; IM = infarctus du myocarde; T = paclitaxel
*Manifestations asymptomatiques liées à la FEVG définies dans le protocole à n’importe quel moment après l’instauration d’AC : 1. Chute de la FEVG de 10 points, comparativement à la FEVG à l’instauration du schéma AC à moins de 55, ou 2. Chute de la FEVG de 5 points, comparativement à la FEVG à l’instauration du schéma AC, à une valeur inférieure à la limite inférieure de la normale.
** Dans la population combinée de l'analyse de l’innocuité, la durée moyenne du suivi était de 8,1 ans pour le groupe sous AC→T + H et de 8,5 ans pour le groupe sous AC →T.
a 16 patientes recevant le schéma AC→T présentaient une ICC symptomatique établie et confirmée sur les 62 cas d’ICC possibles étudiés par les comités des études.
b 62 patientes recevant le schéma AC→T + H présentaient une ICC symptomatique établie et confirmée sur les 135 cas d’ICC possibles étudiés par les comités des études.
c Une patiente ayant reçu le schéma AC→T dans l’étude B-31; non incluse ici. Rapport d'autopsie indiquant
« emphysème ».
Après 3 ans, on estimait que le taux de manifestations cardiaques chez les patientes recevant le schéma AC→TH (doxorubicine plus cyclophosphamide suivi de paclitaxel + trastuzumab) était de 3,2 %, comparativement à 0,9 % chez les patientes recevant le schéma AC→T. Après un suivi d’une durée de 5 à 7 ans, un patient de plus dans chaque groupe de traitement avait présenté une manifestation cardiaque; le taux de manifestations cardiaques après 9 ans de suivi était évalué à 3,2 % dans le groupe recevant le schéma AC→TH et de 1,0 % dans le groupe recevant le schéma AC→T.
Le Tableau 10 résume l’information de suivi de 84 patientes (52 de l’étude B-31 et 32 de l’étude N9831) chez qui l’ICC symptomatique a été déterminée et confirmée par le comité de l’étude.
Tableau 10 – Analyse conjointe (NSABP B-31 et NCCTG N9831) Suivi des cas d’ICC symptomatiques (durée moyenne du suivi de l’innocuité supérieure à 8 ans**) (Patientes de la population combinée de l’analyse de l’innocuité présentant une ICC symptomatique confirmée par le comité de l’étude) | |||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| B-31 | N9831 | Analyse conjointe | |||||||||||||||||||||||
| AC→T (n=11) | AC→T +H (n=38) | AC→T (n =5) | AC→T + H (n=24) | AC→T (n =6) | AC→T +H (n =62) | ||||||||||||||||||||
| Mois entre la survenue et la première guérison globale | |||||||||||||||||||||||||
| N | 4 | 22 | 0 | 9 | 4 | 31 | |||||||||||||||||||
| Moyenne (É.T.) | 10,1 (2,2) | 21,5 (11,1) | NA | 10,5 (8,6) | 10,1 (2,2) | 18,3 (11,5) | |||||||||||||||||||
| Médiane | 10,2 | 16,9 | NA | 6,6 | 10,2 | 14,5 | |||||||||||||||||||
| Fourchette | 8–12 | 9–50 | NA | 3–31 | 8–12 | 3–50 | |||||||||||||||||||
| État de guérison globale actuelle | |||||||||||||||||||||||||
Guérison (FEVG ≥ 50 % sans symptômes) | 3 (27,3 %) | 8 (21,1 %) | (0,0 %) | 7 (29,2 %) | 3 (18,8 %) | 15 (24,2 %) | |||||||||||||||||||
Aucune guérison (FEVG < 50 % ou présence de symptômes) | 2 (18,2 %) | 7 (18,4 %) | 3 (60,0 %) | 6 (25,0 %) | 5 (31,3 %) | 13 (21,0 %) | |||||||||||||||||||
| Inconnu | 6 (54,5 %) | 23 (60,5 %) | 2 (40,0 %) | 11 (45,8 %) | 8 (50,0 %) | 34 (54,8 %) | |||||||||||||||||||
A = doxorubicine; C = cyclophosphamide; H = trastuzumab; FEVG = fraction d’éjection ventriculaire gauche; É.T. = écart-type; T = paclitaxel * Dans la population combinée de l’analyse de l’innocuité, la durée médiane du suivi était de 8,1 ans pour le groupe sous AC→T + H et de 8,5 ans pour le groupe sous AC→T. | |||||||||||||||||||||||||
Après l’instauration du traitement par le paclitaxel, 344 patients recevant le schéma AC→TH (18,5 %) ont présenté une baisse de la FEVG en pourcentage d’au moins 10 points par rapport à la valeur notée au début du traitement par le paclitaxel jusqu'à une valeur inférieure à 50 points, comparativement à 82 patientes du groupe recevant le schéma AC→T (7,0 %) après un suivi médian de 8,1 ans pour le groupe sous AC→TH. L’incidence par patient de nouveaux cas de dysfonction cardiaque, après instauration du traitement par le paclitaxel, tels que déterminés par la FEVG, est demeurée inchangée comparativement aux résultats de l'analyse effectuée après un suivi médian de 2,0 ans dans le groupe sous AC→TH.
Une analyse clinique indépendante a été effectuée chez 62 patientes atteintes d'insuffisance cardiaque congestive dans le groupe recevant du trastuzumab plus une chimiothérapie afin d’évaluer l’état du traitement et de la résolution de l’ICC. La majorité des patientes recevaient les médicaments par voie orale couramment utilisés pour la prise en charge de l’insuffisance cardiaque congestive. Une résolution complète ou partielle de la baisse FEVG a été confirmée chez 56 patientes (90,3 %), soit une résolution complète chez 17 patientes (27,4 %) et une résolution partielle chez 39 patientes (62,9 %), comparativement à 6 patientes (9,7 %) où la FEVG n’est pas revenue à la normale. Les résultats de cette analyse montrent des signes de réversibilité de la dysfonction ventriculaire gauche chez 64,5 % des patientes atteintes d'ICC symptomatique dans le groupe sous AC→TH, attestée par une ICC asymptomatique lors du dernier suivi.
Les facteurs de risque de manifestation cardiaque comprenaient le traitement par le trastuzumab, l’âge avancé, le traitement antérieur ou actuel par des antihypertenseurs et une FEVG faible avant ou après l’instauration du traitement par le paclitaxel. Dans le groupe trastuzumab plus chimiothérapie, le risque de manifestation cardiaque augmentait avec le nombre de facteurs de risque présents. Dans l’étude B- 31, il n’y avait aucun lien entre l’incidence de manifestations cardiaques et la radiation du côté gauche ou le tabagisme.
Étude BCIRG006
Dans l’étude BCIRG006, les manifestations cardiaques étaient définies comme une insuffisance cardiaque congestive (ICC; dysfonction ventriculaire gauche de grade 3 ou 4, conformément aux critères NCI-CTC, v 2.0), une arythmie cardiaque de grade 3 ou 4, une ischémie cardiaque ou un infarctus de grade 3 ou 4, un décès d’origine cardiaque et des manifestations indésirables graves d’étiologie cardiaque non préalablement définie comme une manifestation cardiaque dans le protocole, mais évaluée comme étant une manifestation cardiaque significative par le Comité d’examen indépendant des données cardiaques (CEIC). Les manifestations asymptomatiques liées à la FEVG étaient définies comme une diminution absolue de la valeur de la FEVG > 15 % par rapport au début de l’étude, à une valeur inférieure à la limite inférieure de la normale (LIN) de l’établissement. [Remarque : Les manifestations asymptomatiques liées à la FEVG étaient définies comme suit dans l’essai HERA : chute de la FEVG d’au moins 10 points de la fraction d’éjection par rapport au départ et à moins de 50 %. Dans l’étude JA, elles étaient définies comme suit : chute absolue de la FEVG ≥ 10 % à < 55 %, ou chute absolue de la FEVG de ≥ 5 % à moins de la LIN de l’établissement.]
Le Tableau 11 résume les manifestations cardiaques symptomatiques signalées à n’importe quel moment pendant l’étude.
| Tableau 11 – Manifestations cardiaques symptomatiques établies par le Comité d’examen indépendant des données cardiaques (CEIC) et survenues à n’importe quel moment pendant l’étude (population de l’analyse de l’innocuité) Suivi à 5 ans | ||||||
|---|---|---|---|---|---|---|
| Type de manifestation | AC→T (n =1041) | AC→TH (n =1077) | TCH (n =1056) | |||
| ICC (dysfonction ventriculaire gauche de grade 3/4) | 6 (0,6 %) | 20 (1,9 %) | 4 (0,4 %) | |||
| Ischémie cardiaque/infarctus de grade 3/4 | 0 | 3 (0,3 %) | 2 (0,2 %) | |||
| Arythmie de grade 3/4 | 6 (0,6 %) | 3 (0,3 %) | 6 (0,6 %) | |||
| Décès d’origine cardiaque | 0 | 0 | 0 | |||
| Toute manifestation cardiaque symptomatique | 10 (1,0 %) | 25 (2,3 %) | 12 (1,1 %) | |||
AC→T = doxorubicine plus cyclophosphamide, suivi de docétaxel; AC→TH = doxorubicine plus cyclophosphamide, suivi de docétaxel plus trastuzumab; ICC = insuffisance cardiaque congestive; FVG = fonction ventriculaire gauche; TCH = docétaxel, carboplatine et trastuzumab | ||||||
À 5,5 ans, les taux de manifestations symptomatiques cardiaques ou liées à la FEVG étaient de 1,0 %, de 2,3 % et de 1,1 % dans le groupe de traitement AC→T (doxorubicine plus cyclophosphamide, suivi de docétaxel), AC→TH (doxorubicine plus cyclophosphamide, suivi de by docétaxel plus trastuzumab) et TCH (docétaxel, carboplatine et trastuzumab), respectivement. Pour l’ICC symptomatique (grade 3 - 4), les taux à 5 ans étaient de 0,6 %, de 1,9 % et de 0,4 % dans les groupes de traitement AC→T, AC→TH et TCH, respectivement. Le risque global de présenter une manifestation cardiaque symptomatique était semblable chez les patientes des groupes AC→T et TCH. Il y avait un risque accru de présenter une manifestation cardiaque symptomatique pour les patientes du groupe AC→TH, dans lequel le taux cumulatif de manifestations symptomatiques cardiaques ou liées à la FEVG était de 2,3 %, comparativement à environ 1 % dans les deux groupes de comparaison (AC→T et TCH, respectivement).
Dans l’étude BCIRG006, 155 patientes ayant reçu le schéma AC→TH (14,4 %) ont présenté une diminution de la FEVG ≥ 10 % par rapport au départ, à une valeur < 50 %, comparativement à 79 patientes (7,6 %) recevant le schéma AC→T et 63 patientes (6,0 %) traitées par TCH.
Le Tableau 12 présente l’incidence de manifestations symptomatiques et asymptomatiques liées à la FEVG.
Tableau 12 – Diminutions asymptomatiques et symptomatiques de la FEVG en fonction des manifestations initiales, avec la même méthode d’évaluation qu'au départ (population de l’analyse de l’innocuité) Suivi à 5 ans | |||
|---|---|---|---|
| Type de manifestation | AC→T (n =1041) | AC→TH (n =1077) | TCH (n =1056) |
| Diminution absolue de > 15 % par rapport au départ et à une valeur inférieure à la LIN | 50 (4,8 %) | 111 (10,3 %) | 42 (4,0 %) |
| Diminution absolue > 10 % par rapport au départ et à une valeur < 50 % | 71 (6,8 %) | 137 (12,7 %) | 50 (4,7 %) |
| Diminution symptomatique et/ou asymptomatique de > 15 %, à une valeur inférieure à la LIN | 56 (5,4 %) | 128 (11,9 %) | 57 (5,4 %) |
| AC-T = doxorubicine plus cyclophosphamide, suivi de docétaxel; AC-TH = doxorubicine plus cyclophosphamide, suivi de docétaxel plus trastuzumab; NAN = numération absolue des neutrophiles; LIN = limite inférieure de la normale; TCH = docétaxel, carboplatine et trastuzumab | |||
Cancer du sein métastatique (CSM)
ADHEROZA et les anthracyclines ne doivent pas être administrés en concomitance dans le traitement du CSM.
Plus particulièrement, on a observé une dysfonction cardiaque modérée ou grave chez les femmes atteintes d’un CSM traitées par le trastuzumab en association avec une anthracycline (doxorubicine ou épirubicine) et le cyclophosphamide (voir 8 Effets indésirables). Les patientes participant aux essais qui ont présenté une insuffisance cardiaque congestive ont été réparties en catégories selon le système de classification de la NYHA (New York Heart Association [classes I à I-IV1, le stade IV étant le degré le plus grave]) (voir Tableau 13).
1 Classification de la New York Heart Association
| Tableau 13 – Incidence et gravité de l’insuffisance cardiaque chez les patientes atteintes d’un cancer du sein métastatique | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Trastuzumab + anthracycline + cyclophosphamideb | Anthracycline + cyclophosphamideb | Trastuzumab + paclitaxelb | Paclitaxelb | Trastuzumab seula | |||||||||||
| (n=143) | (n= 135) | (n= 91) | (n= 95) | (n= 338) | |||||||||||
| Toutes classes confondues | 27% | 7% | 12% | 1% | 4% | ||||||||||
| Classes III-IV | 16% | 3% | 2% | 1% | 3% | ||||||||||
a Études sur la monothérapie (H0551g, H0649g et H0650g).
b Étude randomisée de phase III comparant l’association chimiothérapie plus le trastuzumab à la chimiothérapie seule; protocole de chimiothérapie = anthracycline / cyclophosphamide ou paclitaxel.
Lors d’un essai subséquent comportant la surveillance prospective de la fonction cardiaque, l’incidence d’insuffisance cardiaque symptomatique a été de 2,2 % chez les patientes recevant le trastuzumab et le docétaxel, comparativement à 0 % chez celles recevant seulement le docétaxel. Dans les essais sur le CSM, la probabilité de dysfonction cardiaque a été la plus élevée chez les patientes qui ont reçu le trastuzumab en association avec des anthracyclines. Les données sur le CSM laissent supposer que la dysfonction cardiaque pourrait augmenter avec l’âge.
Une maladie cardiaque préexistante ou un traitement cardiotoxique (p. ex., traitement par une anthracycline ou radiothérapie thoracique) antérieur pourrait réduire la capacité de tolérer le trastuzumab; toutefois, les données ne sont pas suffisantes pour permettre d’établir une corrélation entre la dysfonction cardiaque observée avec le trastuzumab et ces facteurs chez les patientes atteintes de CSM surexprimant HER2.
Conduite et utilisation de machines
Trastuzumab a une légère influence sur la capacité à conduire et à utiliser des machines. Des étourdissements et une somnolence peuvent se produire pendant le traitement par trastuzumab. Les patients qui présentent des symptômes liés à la perfusion doivent être avisés de ne pas conduire et de ne pas utiliser de machines jusqu’à la disparition complète des symptômes.
Système sanguin et lymphatique
Classe I : Aucune limitation des activités physiques. Pas de fatigue excessive, de palpitations, de dyspnée ni de douleur angineuse durant les activités courantes.
Classe II : Légère limitation des activités physiques. Pas de gêne au repos. Fatigue, palpitations, dyspnée ou douleur angineuse lors des activités courantes.
Classe III : Limitation franche des activités physiques. Pas de gêne au repos. Fatigue, palpitations, dyspnée ou douleur angineuse lors des activités d'une intensité moindre que les activités courantes.
Classe IV : Incapacité d’effectuer toute activité physique sans gêne. Symptômes d’insuffisance cardiaque ou d’angine même au repos. Gêne accrue par la moindre activité physique.
Exacerbation d’une neutropénie causée par la chimiothérapie: Dans le cadre des essais cliniques randomisés et contrôlés portant sur le CSM et sur le traitement adjuvant et conçus pour évaluer l’effet de l’ajout de trastuzumab à une chimiothérapie, les taux d’incidence par patiente de neutropénie de modérée à grave et de neutropénie fébrile étaient plus élevés chez les patientes recevant du trastuzumab en association avec une chimiothérapie myélodépressive que chez celles recevant uniquement une chimiothérapie.
Dans l’essai HERA portant sur le traitement adjuvant, 0,4 % des patientes traitées par le trastuzumab sont passées à un grade 3 ou 4 par rapport au grade initial, comparativement à 0,6 % dans le groupe sous observation, d’après les critères CTC-NCI.
Dans les études NSABP B-31 et NCCTG N9831 sur le traitement adjuvant, il y a eu six décès attribuables à une septicémie ou à une neutropénie grave. Cinq décès ont eu lieu dans le groupe recevant la chimiothérapie seule : deux patientes sont décédées d’une pneumonie accompagnée d’une neutropénie fébrile et trois patientes sont décédées de septicémie. Un décès est survenu dans le groupe trastuzumab plus chimiothérapie, attribuable à une infection / fièvre neutropénique avec infiltration pulmonaire. Tous les décès, à l’exception de deux décès attribuables à une septicémie, ont eu lieu pendant la période de traitement du protocole.
Dans les rapports de pharmacovigilance sur le CSM après la commercialisation, on a signalé des décès attribuables à un état septique chez des patientes atteintes de neutropénie grave, qui prenaient du trastuzumab et une chimiothérapie myélosuppressive, même si, dans les essais cliniques contrôlés sur le CSM (menés avant ou après la commercialisation), l’incidence de décès en raison d’un état septique n’était pas nettement accrue.
Le mécanisme physiopathologique de l’exacerbation de la neutropénie n’a pas été élucidé; l’effet du trastuzumab sur la pharmacocinétique des agents chimiothérapeutiques n’a pas été parfaitement évalué. Si une neutropénie survient, il faut commencer un traitement approprié conforme aux lignes directrices et aux pratiques locales, et suivre les directives de la monographie des agents chimiothérapeutiques en ce qui concerne la réduction de la dose ou l’arrêt du traitement (voir 4 Posologie et administration, 4.2 Dose recommandée et ajustement posologique, Modification de la dose).
Système immunitaire
Réactions d’hypersensibilité telles l’anaphylaxie, les réactions liées à la perfusion et les manifestations pulmonaires
L’administration d’ADHEROZA peut produire de graves réactions d’hypersensibilité (y compris l’anaphylaxie), des réactions à la perfusion et des manifestations pulmonaires. Rarement, de telles réactions ont été mortelles (voir la discussion ci-dessous).
Il n’existe aucune donnée sur la meilleure façon de déterminer quels patients peuvent être traités sans danger par l’ADHEROZA après avoir éprouvé une réaction grave. Le trastuzumab a parfois été administré de nouveau à des patients qui s’étaient complètement rétablis de telles réactions.
Avant la réadministration de trastuzumab, la majorité d’entre eux avaient reçu un traitement prophylactique comprenant des antihistaminiques, des corticostéroïdes ou les deux. Même si certains de ces patients ont toléré la reprise du traitement, d’autres ont de nouveau présenté des réactions graves, malgré la prophylaxie antérieure.
Réactions d’hypersensibilité, y compris l’anaphylaxie: De graves réactions d’hypersensibilité ont été signalées dans de rares cas chez des patients traités par le trastuzumab. Les signes et symptômes comprennent l’anaphylaxie, l’urticaire, le bronchospasme, l’œdème de Quincke ou l’hypotension. Dans certains cas, les réactions ont été mortelles. Les symptômes survenaient habituellement durant la perfusion, mais certains rapports font mention d’une survenue après la fin d’une perfusion. Les réactions le plus souvent signalées étaient liées à la perfusion initiale. Dans l’essai HERA, une patiente sous observation et dix patientes sous trastuzumab ont présenté une hypersensibilité. Huit des dix manifestations ont été considérées comme liées au traitement par le trastuzumab. L’incidence de réactions allergiques dans l’analyse conjointe (chimiothérapie seule vs trastuzumab + chimiothérapie : 3,6 % vs 3,1 % dans l’étude B-31 et 1,1 % vs 0,3 % dans l’étude N9831) était comparable entre les deux groupes de traitement dans les deux études. Dans l’étude BCIRG006, l’incidence de réactions allergiques conformément aux critères NCI-CTC v 2.0 était de 9,4 %, de 12,3 % et de 14,9 % dans les groupes AC→T, AC→TH et TCH, respectivement.
Il faut arrêter la perfusion d’ADHEROZA chez tous les patients présentant de graves réactions d’hypersensibilité. En cas de réaction d’hypersensibilité, administrer un traitement médical approprié pouvant comprendre de l’adrénaline, des corticostéroïdes, de la diphenhydramine, des bronchodilatateurs et de l’oxygène. Évaluer les patients et les surveiller attentivement jusqu’à la disparition complète des signes et des symptômes.
Réactions liées à la perfusion: Des réactions liées à la perfusion de trastuzumab ont été signalées. Pour réduire le risque de réaction liée à la perfusion, une prémédication peut être administrée.
De graves réactions liées à la perfusion de trastuzumab ont été signalées: dyspnée, hypotension, hypertension, respiration sifflante, bronchospasme, baisse de la saturation en oxygène et détresse respiratoire, tachyarythmie supraventriculaire et urticaire (voir 8 Effets indésirables). En cas de réaction à la perfusion, on doit interrompre la perfusion ou en réduire le débit. Il y a lieu de surveiller le patient pour déceler l’apparition de réactions liées à la perfusion. On peut traiter ces symptômes avec un analgésique/antipyrétique comme la mépéridine ou le paracétamol, ou un antihistaminique comme la diphenhydramine. La plupart des patients ont vu leurs symptômes se résorber et ont pu subséquemment recevoir d’autres perfusions de trastuzumab. Des réactions graves ont été traitées avec succès par un traitement de soutien, soit l’administration d’oxygène, d’agonistes bêta-adrénergiques et de corticostéroïdes (voir 8 Effets indésirables). La prise en charge appropriée des patients ayant une hypertension non maîtrisée ou des antécédents d’hypertension doit être envisagée avant la perfusion d’ADHEROZA.
D’habitude, les réactions graves étaient liées à la première perfusion de trastuzumab, survenant généralement pendant la perfusion ou immédiatement après. Chez certains patients, les symptômes se sont aggravés et ont dégénéré en d’autres complications pulmonaires. On a signalé des cas d’amélioration initiale suivie d’une détérioration clinique ainsi que des réactions à retardement avec détérioration clinique rapide. Les décès sont survenus de quelques heures à une semaine après la perfusion. Très rarement, des patients ont éprouvé des symptômes de réaction à la perfusion ou des symptômes pulmonaires plus de six heures après le début de la perfusion de trastuzumab. Avertir les patients de la possibilité d’un tel délai en leur signalant de communiquer avec leur médecin en conséquence. Dans de rares cas, ces réactions étaient associées à une évolution clinique aboutissant au décès. Les patients présentant de la dyspnée au repos à cause des complications d’un cancer avancé et d’affections concomitantes courent peut-être un risque accru de réaction mortelle à la perfusion. Ces patients ne doivent donc pas être traité par ADHEROZA.
Manifestations pulmonaires: De graves manifestations pulmonaires ayant entraîné la mort ont été signalées à l’emploi de trastuzumab dans les études cliniques sur le traitement adjuvant du cancer du sein et durant la période post-commercialisation chez des patientes atteintes d’un CSM. Ces manifestations peuvent ou non faire partie des réactions liées à la perfusion ou des réactions à apparition tardive (voir 7 Mises en garde et précautions, Réactions à la perfusion), et le délai avant leur apparition a varié de 24 heures à plus de 30 jours après le début du traitement par le trastuzumab. Des cas de maladie pulmonaire interstitielle (souvent accompagnée de dyspnée), notamment des infiltrations pulmonaires, une pneumonite, un épanchement pleural, une détresse respiratoire, un œdème pulmonaire aigu, une insuffisance respiratoire, un syndrome de détresse respiratoire aiguë et une pneumonie, ont été signalés. Les facteurs de risque associés à la maladie pulmonaire interstitielle comprennent le traitement antérieur ou concomitant par d’autres antinéoplasiques connus pour y être associés comme les taxanes, la gemcitabine, la vinorelbine, ainsi que la radiothérapie. Les patients qui présentent une dyspnée au repos attribuable à des complications d’un cancer avancé, ainsi que des affections concomitantes, pourraient courir un risque accru de manifestations pulmonaires. Par conséquent, ces patients ne doivent pas être traités par ADHEROZA.
D’autres réactions graves signalées rarement après la mise sur le marché chez les patientes atteintes d’un CSM comprennent la pneumonite et la fibrose pulmonaire. Tous les cas confirmés de fibrose pulmonaire qui ont été rapportés jusqu’à présent sont caractérisés par la présence d’au moins un facteur confusionnel important, tel qu’une maladie pulmonaire préexistante ou une chimiothérapie préalable ou concomitante par le cyclophosphamide, par exemple. Une relation causale entre le trastuzumab et la fibrose pulmonaire ne peut cependant pas être exclue.
Santé reproductive
Il faut conseiller aux femmes qui peuvent concevoir d’utiliser une méthode contraceptive efficace durant le traitement par ADHEROZA et pendant au moins 7 mois après la fin du traitement (voir 10 Pharmacologie clinique, 10.3 Pharmacocinétique).
- Fertilité
On ignore si ADHEROZA peut avoir un effet sur la capacité de reproduction. Les études de reproduction animale n'ont montré aucun signe d'altération de la fertilité ou d'effets nocifs pour le fœtus (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement).
Appareil respiratoire
Voir la sous-section Manifestations pulmonaires sous 7 Mises en garde et précautions.
Thrombose / embolie
On a observé une thrombose ou une embolie, mortelle dans de rares cas, chez des patientes ayant reçu le schéma trastuzumab plus chimiothérapie dans les études sur le traitement adjuvant et le traitement du cancer métastatique (voir 8 Effets indésirables).
7.1 Populations particulières
7.1.1 Grossesse
Des études de reproduction ont été effectuées chez le singe cynomolgus à des doses atteignant 25 fois la dose d’entretien hebdomadaire de 2 mg/kg de trastuzumab recommandée chez l’humain. Ces doses n’ont aucunement altéré la fécondité ni porté atteinte au fœtus (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement). Cependant, quand on évalue le risque de toxicité sur la reproduction chez l’humain, il est important de considérer la signification de la forme murine du récepteur HER2 dans le développement embryonnaire normal et la mort des embryons chez les souris mutantes dépourvues de ce récepteur. On a observé le passage de trastuzumab dans le placenta au début de la gestation (jours 20-50) et à la fin de la gestation (jours 120-150).
ADHEROZA peut avoir des effets nocifs sur le foetus lorsqu’il est administré à des femmes enceintes. Durant la période postcommercialisation, des cas d’altération de la croissance rénale et/ou de la fonction rénale du foetus, de retard de croissance intra-utérine et d’anomalies squelettiques liés à l’oligoamnios, dont certains ont été associés à une hypoplasie pulmonaire mortelle du foetus, ont été signalés au cours du deuxième et du troisième trimestre de la grossesse chez des femmes traitées par le trastuzumab. De même, la relation de cause à effet n’a pu être exclue ni confirmée dans deux cas de défauts du septum interventriculaire signalés chez des nourrissons exposés au trastuzumab in utero. Dans un des deux cas, le défaut s’est spontanément résorbé neuf mois après la naissance. On ne dispose d’aucune autre information de suivi concernant la résolution du défaut dans le deuxième cas. On sait qu’HER2 est exprimé dans de nombreux tissus embryonnaires. Il faut conseiller aux femmes qui peuvent devenir enceintes d’utiliser une méthode contraceptive efficace durant le traitement par ADHEROZA et pendant au moins 7 mois après la fin du traitement. Si une femme enceinte est traitée par ADHEROZA, une surveillance étroite par une équipe pluridisciplinaire est souhaitable.
On doit surveiller la présence d’un oligoamnios chez les femmes traitées par ADHEROZA pendant la grossesse. En cas d’oligoamnios, il y a lieu d’effectuer une épreuve fœtale adaptée à l’âge gestationnel, conformément aux normes de soins communautaires. Une hydratation intraveineuse (i.v.) supplémentaire a été utile dans les cas d’oligoamnios, après l’administration d’autres agents chimiothérapeutiques, mais les effets de l’hydratation i.v. supplémentaire avec le traitement par le trastuzumab sont toutefois inconnus.
Les études de reproduction animale n’ont montré aucun signe d’altération de la fertilité ou d’effets nocifs pour le foetus. Comme les études de reproduction animale ne permettent pas toujours de prévoir ce qui va se passer chez l’humain, ADHEROZA ne devrait être utilisé durant la grossesse que si les avantages potentiels pour la mère l’emportent sur le risque encouru par le foetus.
7.1.2 Allaitement
Une étude au cours de laquelle des singes cynomolgus en période de lactation ont reçu des doses 25 fois plus élevées que la dose d’entretien hebdomadaire recommandée chez l’humain (2 mg/kg) a démontré que le trastuzumab passe dans le lait maternel. La présence de trastuzumab dans le sérum des bébés singes n’a été associée à aucun effet délétère sur la croissance et le développement des petits de la naissance à un mois. On ne sait pas si ADHEROZA passe dans le lait humain. Comme l’IgG humaine est excrétée dans le lait humain et qu’on ignore s’il y a absorption et risque pour l’enfant, il y a lieu de décider s’il faut arrêter l’allaitement ou arrêter l’administration du médicament, compte tenu de la demi-vie d’élimination du trastuzumab et de l’importance du médicament pour la mère.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : l’innocuité et l’efficacité d’ADHEROZA n’ont pas été établies chez les enfants de moins de 18 ans.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Le trastuzumab a été administré dans le cadre d’études cliniques à 386 patientes âgées de 65 ans ou plus (253 dans les études sur le traitement adjuvant et 133 dans les études sur le traitement du CSM). Le risque de dysfonction cardiaque était plus élevé chez les patientes âgées, comparativement aux patientes plus jeunes, qu'il s’agisse du traitement adjuvant ou du traitement du cancer métastatique, et chez celles recevant le traitement adjuvant dans les études NSABP B-31, NCCTG N9831 et BCIRG006. Un âge ≥ 60 ans était associé à un risque accru de délai plus court avant la première manifestation cardiaque symptomatique dans l’étude BCIRG-006 (d’après 35 manifestations cardiaques chez 2 066 patientes) (voir la définition des manifestations cardiaques dans la section 7 Mises en garde et précautions, Appareil cardiovasculaire, Cardiotoxicité, Cancer du sein précoce). Les limites dans la collecte des données et les différences dans les méthodologies des quatre études sur le trastuzumab dans le traitement adjuvant du cancer du sein empêchent de déterminer si le profil de toxicité du trastuzumab chez les patientes plus âgées est différent de celui que l’on observe chez les patientes plus jeunes. L’expérience clinique signalée n’est pas adéquate pour déterminer si les améliorations de l’efficacité (mesurées par le TRG, le DPM, la SG et la SSM) du traitement par le trastuzumab chez les patientes plus âgées diffèrent de celles que l'on observe chez les patientes de moins de 65 ans, et ce, tant pour le traitement de la maladie métastatique que pour le traitement adjuvant du cancer du sein précoce.
Dans l’étude ToGA (BO18255) sur le cancer gastrique métastatique, parmi les 294 patientes traitées par le trastuzumab, 108 (37 %) avaient 65 ans et plus, tandis que 13 (4,4 %) avaient 75 ans et plus. On n’a observé aucune différence globale dans l’innocuité ou l’efficacité.
Le risque de toxicités hématologiques (leucopénie et thrombopénie) pourrait être accru chez les personnes âgées.
Des données laissent entendre que l’âge n’a pas d’influence sur le devenir du trastuzumab (voir 10 Pharmacologie clinique, 10.3 Pharmacocinétique). Dans les études cliniques, les doses de trastuzumab n’ont pas été réduites chez les personnes âgées (≥ 65 ans).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Cancer du sein au stade précoce
Essai HERA
(Traitement adjuvant séquentiel : utilisation de trastuzumab après la chirurgie ou après la chimiothérapie)
Voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Cardiotoxicité, Cancer du sein au stade précoce – Tableaux 5, 6, 7 et 8 – pour la description du nombre absolu et du taux des critères d’évaluation cardiaque dans l’essai HERA, ainsi que du délai médian avant le retour à la FEVG initiale et la stabilisation de la FEVG dans l’essai HERA.
Dans l’essai HERA, après un suivi médian de 12 mois, une patiente sous observation et dix patientes sous trastuzumab ont présenté une réaction d’hypersensibilité. Huit des dix manifestations ont été considérées comme liées au traitement par le trastuzumab.
Au total, dans le groupe sous trastuzumab pendant 1 an, 124 patientes (7 %) ont mis fin à leur traitement par le trastuzumab en raison de manifestations indésirables, et 2 patientes (< 1 %) se sont retirées de l’étude pendant la phase de suivi après le traitement en raison de manifestations indésirables, selon les critères de retrait du protocole de l’essai HERA.
Veuillez consulter les Tableaux 7 et 8 de la section 7 Mises en garde et précautions, Appareil cardiovasculaire, Cardiotoxicité et Cancer du sein au stade précoce pour plus de renseignements sur le délai médian avant le retour à la FEVG initiale et la stabilisation de la FEVG après un suivi médian de 8 ans dans l’essai HERA.
Analyse conjointe – Étude B-31 du NSABP et étude N9831 du NCCTG
(Traitement adjuvant concomitant : utilisation de trastuzumab en association avec le paclitaxel)
L’insuffisance ou la dysfonction cardiaque, les manifestations pulmonaires et l’exacerbation d’une neutropénie attribuable à la chimiothérapie ont été les réactions indésirables les plus graves signalées dans les deux études contrôlées et randomisées sur le traitement adjuvant du cancer du sein (étude B- 31 du NSABP et étude N9831 du NCCTG, voir 14.1 Essais cliniques par indication). Voir 7 Mises en garde et précautions pour une description détaillée de ces réactions, et le Tableau 9 pour une description de l’incidence et du type de manifestations cardiaques indiqués dans l’analyse conjointe.
Le profil de toxicité de trastuzumab semble être similaire dans les quatre essais sur le traitement adjuvant (étude HERA), étude B-31 du NSABP, étude N9831 du NCCTG et étude BCIRG-006). La dysfonction cardiaque est la principale préoccupation associée au traitement par trastuzumab (voir 7 Mises en garde et précautions).
Cancer du sein métastatique (CSM)
Les essais cliniques réalisés avant la commercialisation ont réuni 958 patientes traitées par le trastuzumab, seul ou en association avec une chimiothérapie. Les données reproduites au Tableau 20 sont issues de l’expérience avec le schéma posologique recommandé de trastuzumab dans l’essai clinique randomisé contrôlé regroupant 234 patientes qui ont reçu du trastuzumab plus une chimiothérapie et l’étude ouverte où le trastuzumab a été administré seul à 213 patientes ayant un CSM surexprimant HER2.
Cancer gastrique métastatique (CGM)
L’étude ToGA (BO18255) était une étude de phase III, randomisée, ouverte et multicentrique comparant le trastuzumab en association avec une fluoropyrimidine et le cisplatine à la chimiothérapie seule chez les patients atteints de cancer gastrique métastatique HER2-positif. Seuls 3,4 % des patients de chaque groupe de traitement présentaient un cancer au stade localement avancé. Chez la majorité des patients, le cancer était métastatique.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Cancer du sein au stade précoce
Essai HERA
(Traitement adjuvant séquentiel : utilisation du trastuzumab après la chirurgie ou après la chimiothérapie)
L’essai HERA est un essai ouvert et randomisé mené auprès de patientes atteintes d’un cancer du sein surexprimant HER2 au stade précoce. Le Tableau 14 montre les manifestations indésirables signalées après un suivi médian de 8 ans chez ≥ 1 % des patientes, par traitement à l’étude.
Tableau 14 – Manifestations indésirables signalées chez ≥ 1 % des patientes de l’essai HERA, par traitement à l’étude Analyse finale après un suivi médian de 8 ans Selon la classification MedDRA v 15.0 | ||
|---|---|---|
Tableau 14 – Manifestations indésirables signalées chez ≥ 1 % des patientes de l’essai HERA, par traitement à l’étude Analyse finale après un suivi médian de 8 ans Selon la classification MedDRA v 15.0 | ||
Tableau 14 – Manifestations indésirables signalées chez ≥ 1 % des patientes de l’essai HERA, par traitement à l’étude Analyse finale après un suivi médian de 8 ans Selon la classification MedDRA v 15.0 | ||
Tableau 14 – Manifestations indésirables signalées chez ≥ 1 % des patientes de l’essai HERA, par traitement à l’étude Analyse finale après un suivi médian de 8 ans Selon la classification MedDRA v 15.0 | ||
Tableau 14 – Manifestations indésirables signalées chez ≥ 1 % des patientes de l’essai HERA, par traitement à l’étude Analyse finale après un suivi médian de 8 ans Selon la classification MedDRA v 15.0 | ||
| Manifestation indésirable | Observation seulement | Trastuzumab pendant 1 an |
| Manifestation indésirable | Observation seulement | Trastuzumab pendant 1 an |
| Manifestation indésirable | Observation seulement | Trastuzumab pendant 1 an |
| Manifestation indésirable | Observation seulement | Trastuzumab pendant 1 an |
| Manifestation indésirable | Observation seulement | Trastuzumab pendant 1 an |
| N = 1744 | N = 1682 | |
| N = 1744 | N = 1682 | |
| N = 1744 | N = 1682 | |
| N = 1744 | N = 1682 | |
| N = 1744 | N = 1682 | |
| Nombre (%) | Nombre (%) | |
| Nombre (%) | Nombre (%) | |
| Nombre (%) | Nombre (%) | |
| Nombre (%) | Nombre (%) | |
| Nombre (%) | Nombre (%) | |
| Troubles des systèmes sanguin et lymphatique | ||
| Anémie | 4 (<1) | 15 (<1) |
| Troubles cardiaques | ||
| Insuffisance cardiaque congestive | 19 (1) | 93 (6)* |
| Palpitations | 20 (1) | 73 (4) |
| Tachycardie | 5 (<1) | 25 (1) |
| Troubles de l’ouïe et du labyrinthe | ||
| Vertige | 14 (<1) | 33 (2) |
| Acouphène | 6 (<1) | 7 (<1) |
| Troubles oculaires | ||
| Conjonctivite | 7 (<1) | 21 (1) |
| Vision floue | 6 (<1) | 16 (<1) |
| Larmoiement accru | 1 (<1) | 12 (<1) |
| Troubles gastro-intestinaux | ||
| Diarrhée | 23 (1) | 156 (9) |
| Nausées | 37 (2) | 134 (8) |
| Vomissements | 17 (<1) | 76 (5) |
| Constipation | 27 (2) | 55 (3) |
| Douleur abdominale | 25 (1) | 60 (4) |
| Douleur abdominale supérieure | 30 (2) | 45 (3) |
| Dyspepsie | 14 (<1) | 42 (2) |
| Stomatite | 1 (<1) | 33 (2) |
| Gastrite | 17 (<1) | 27 (2) |
| Hémorroïdes | 8 (<1) | 18 (1) |
| Ulcère buccal | 2 (<1) | 13 (<1) |
| Troubles généraux et affections au site d’administration | ||
| Fatigue | 83 (5) | 198 (12) |
| Œdème périphérique | 64 (4) | 114 (7) |
| Pyrexie | 12 (<1) | 119 (7) |
| Asthénie | 42 (2) | 102 (6) |
| Frissons | 1 (<1) | 101 (6) |
| Douleur thoracique | 36 (2) | 65 (4) |
| Maladie grippale | 7 (<1) | 51 (3) |
| Douleur | 24 (1) | 23 (1) |
| Douleur à la colonne vertébrale | 21 (1) | 21 (1) |
| Gêne thoracique | 6 (<1) | 27 (2) |
| Douleur axillaire | 17 (<1) | 18 (1) |
| Œdème | 10 (<1) | 23 (1) |
| Inflammation des muqueuses | 1 (<1) | 18 (1) |
| Malaise | 1 (<1) | 18 (1) |
| Troubles du système immunitaire | ||
| Allergies saisonnières | 6 (<1) | 14 (<1) |
| Infections et infestations# | ||
| Rhino-pharyngite | 65 (4) | 192 (11) |
| Grippe | 17 (<1) | 95 (6) |
Infection des voies respiratoires supérieures | 31 (2) | 53 (3) |
| Infections des voies urinaires | 19 (1) | 54 (3) |
| Rhinite | 11 (<1) | 44 (3) |
| Bronchite | 25 (1) | 36 (2) |
| Cystite | 15 (<1) | 28 (2) |
| Sinusite | 7 (<1) | 36 (2) |
| Pharyngite | 12 (<1) | 33 (2) |
| Zona | 14 (<1) | 31 (2) |
Infection des voies respiratoires inférieures | 14 (<1) | 17 (1) |
| Gastro-entérite | 10 (<1) | 9 (<1) |
| Herpès buccal | 5 (<1) | 15 (<1) |
| Cellulite | 6 (<1) | 14 (<1) |
| Infection vaginale | 10 (<1) | 13 (<1) |
| Otite | 6 (<1) | 9 (<1) |
| Infection localisée | - | 18 (1) |
| Blessures, intoxication et complications liées à des interventions | ||
| Confusion | 12 (<1) | 13 (<1) |
| Investigations | ||
| Baisse de la fraction d’éjection | 11 (<1) | 64 (4) |
| Gain pondéral | 23 (1) | 42 (2) |
| Perte pondérale | 10 (<1) | 10 (<1) |
| Troubles métaboliques et nutritionnels | ||
| Diminution de l’appétit | 17 (<1) | 25 (1) |
| Hypercholestérolémie | 15 (<1) | 16 (<1) |
| Troubles musculosquelettiques et anomalies du tissu conjonctif | ||
| Arthralgie | 148 (8) | 223 (13) |
| Douleur au dos | 105 (6) | 145 (9) |
| Douleur aux extrémités | 73 (4) | 94 (6) |
| Douleur musculosquelettique | 66 (4) | 75 (4) |
| Myalgie | 28 (2) | 86 (5) |
| Spasmes musculaires | 13 (<1) | 68 (4) |
| Douleur osseuse | 31 (2) | 54 (3) |
| Douleur thoracique d’origine musculosquelettique | 37 (2) | 43 (3) |
| Ostéoporose | 29 (2) | 30 (2) |
| Douleur cervicale | 18 (1) | 29 (2) |
| Arthrose | 18 (1) | 28 (2) |
| Ostéopénie | 12 (<1) | 19 (1) |
| Raideur musculosquelettique | 8 (<1) | 14 (<1) |
| Tumeurs bénignes, malignes et non précisées (y compris les kystes et les polypes) | ||
| Cancer du sein controlatéral | 10 (<1) | 23 (1) |
| Léiomyome utérin | 7 (<1) | 9 (<1) |
| Troubles nerveux | ||
| Céphalées | 73 (4) | 199 (12) |
| Étourdissements | 39 (2) | 80 (5) |
| Paresthésie | 21 (1) | 42 (2) |
| Hypoesthésie | 15 (<1) | 25 (1) |
| Léthargie | 8 (<1) | 20 (1) |
| Migraine | 3 (<1) | 15 (<1) |
| Neuropathie sensorielle périphérique | 6 (<1) | 14 (<1) |
| Grossesse, troubles périnataux et postnataux | ||
| Grossesse | 11 (<1) | 22 (1) |
| Troubles psychiatriques | ||
| Dépression | 59 (3) | 87 (5) |
| Insomnie | 49 (3) | 94 (6) |
| Anxiété | 32 (2) | 56 (3) |
| Trouble du sommeil | 5 (<1) | 13 (<1) |
| Troubles rénaux et urinaires | ||
| Dysurie | 3 (<1) | 20 (1) |
| Troubles de l’appareil reproducteur et des seins | ||
| Douleur au sein | 26 (1) | 36 (2) |
| Saignements vaginaux | 20 (1) | 23 (1) |
| Sécheresse vulvovaginale | 16 (<1) | 23 (1) |
| Masse au sein | 22 (1) | 17 (1) |
| Pertes vaginales | 9 (<1) | 15 (<1) |
| Hyperplasie endométrique | 13 (<1) | 17 (1) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 61 (3) | 116 (7) |
| Dyspnée | 46 (3) | 81 (5) |
| Douleur oropharyngée | 14 (<1) | 40 (2) |
| Épistaxis | 3 (<1) | 29 (2) |
| Dyspnée d’effort | 16 (<1) | 32 (2) |
| Rhinorrhée | 5 (<1) | 27 (2) |
| Sécheresse nasale | 1 (<1) | 25 (1) |
| Asthme | 7 (<1) | 9 (<1) |
| Troubles de la peau et du tissu sous-cutané | ||
| Éruption cutanée | 25 (1) | 98 (6) |
| Onychorrhexie | 2 (<1) | 53 (3) |
| Atteinte unguéale | 2 (<1) | 52 (3) |
| Prurit | 14 (<1) | 58 (3) |
| Sécheresse de la peau | 4 (<1) | 22 (1) |
| Érythème | 8 (<1) | 39 (2) |
| Alopécie | 6 (<1) | 18 (1) |
| Douleur cicatricielle | 18 (1) | 21 (1) |
| Eczéma | 9 (<1) | 19 (1) |
| Hyperhidrose | 10 (<1) | 17 (1) |
| Urticaire | 4 (<1) | 13 (<1) |
| Acné | 3 (<1) | 17 (1) |
| Troubles vasculaires | ||
| Bouffées de chaleur | 129 (7) | 163 (10) |
| Hypertension | 61 (3) | 104 (6) |
| Œdème lymphatique | 69 (4) | 80 (5) |
| Bouffées vasomotrices | 10 (<1) | 14 (<1) |
| Hypotension | 4 (<1) | 14 (<1) |
Toute manifestation indésirable survenue plus d'une fois chez une même patiente n'est comptée qu'une seule fois.
*Soixante-neuf des 93 manifestations de type insuffisance cardiaque congestive signalées dans le groupe ayant reçu du trastuzumab sur un an sont survenues dans les 365 premiers jours suivant la randomisation.
# Des manifestations indésirables graves de cellulite et d’érésipèle ont aussi été signalées dans l’essai HERA.
Analyse conjointe – Étude B-31 du NSABP et étude N9831 du NCCTG
(Traitement adjuvant concomitant : utilisation de trastuzumab en association avec le paclitaxel)
Les manifestations indésirables selon la classification NCI-CTC v. 2.0 survenues à une fréquence ≥1 % dans les études NSABP-B31 et NCCTG N9831 sont résumées aux Tableaux 15 et 16, respectivement.
Tableau 15 – Manifestations indésirables (tous grades confondus) survenues avec une incidence ≥ 1 % dans l’étude B-31 (analyse finale après un suivi médian de 8,1 ans dans le groupe sous AC - T+H) Selon la classification NCI-CTC | ||||||
|---|---|---|---|---|---|---|
Tableau 15 – Manifestations indésirables (tous grades confondus) survenues avec une incidence ≥ 1 % dans l’étude B-31 (analyse finale après un suivi médian de 8,1 ans dans le groupe sous AC - T+H) Selon la classification NCI-CTC | ||||||
Tableau 15 – Manifestations indésirables (tous grades confondus) survenues avec une incidence ≥ 1 % dans l’étude B-31 (analyse finale après un suivi médian de 8,1 ans dans le groupe sous AC - T+H) Selon la classification NCI-CTC | ||||||
| Manifestation indésirablea | AC – T (n = 885) | AC - T + H (n = 1030) | ||||
| Manifestation indésirablea | AC – T (n = 885) | AC - T + H (n = 1030) | ||||
| Manifestation indésirablea | AC – T (n = 885) | AC - T + H (n = 1030) | ||||
| Tous les grades | Grades 3–4 | Grade 5 | Tous les grades | Grades 3–4 | Grade 5 | |
| Tous les grades | Grades 3–4 | Grade 5 | Tous les grades | Grades 3–4 | Grade 5 | |
| Tous les grades | Grades 3–4 | Grade 5 | Tous les grades | Grades 3–4 | Grade 5 | |
| Allergie/immunologie | ||||||
| Réaction allergique* | 33 (3,7 %) | 10 (1,1 %) | (0,0 %) | 35 (3,4 %) | 12 (1,2 %) | (0,0 %) |
| Rhinite allergique | 11 (1,2 %) | (0,0 %) | (0,0 %) | 29 (2,8 %) | (0,0 %) | (0,0 %) |
| Sang / moelle épinière | ||||||
| Hémoglobine* | 156 (17,6 %) | 27 (3,1 %) | (0,0 %) | 209 (20,3 %) | 33 (3,2 %) | (0,0 %) |
| Leucocytes (nombre total de globules blancs) | 152 (17,2 %) | 95 (10,7 %) | (0,0 %) | 201 (19,5 %) | 103 (10,0 %) | (0,0 %) |
| Lymphopénie | 43 (4,9 %) | 27 (3,1 %) | (0,0 %) | 54 (5,2 %) | 31 (3,0 %) | (0,0 %) |
| Neutrophiles/granulocytes | 112 (12,7 %) | 88 (9,9 %) | (0,0 %) | 134 (13,0 %) | 107 (10,4 %) | (0,0 %) |
| Plaquettes | 22 (2,5 %) | 11 (1,2 %) | (0,0 %) | 23 (2,2 %) | 12 (1,2 %) | (0,0 %) |
| Cardiovasculaire (général) | ||||||
| Fonction ventriculaire gauche – cardiaque* | 47 (5,3 %) | 7 (0,8 %) | (0,0 %) | 151 (14,7 %) | 35 (3,4 %) | (0,0 %) |
| Œdème | 26 (2,9 %) | 1 (0,1 %) | (0,0 %) | 50 (4,9 %) | (0,0 %) | (0,0 %) |
| Hypertension | 6 (0,7 %) | 4 (0,5 %) | (0,0 %) | 25 (2,4 %) | 17 (1,7 %) | (0,0 %) |
| Thrombose / embolie* | 24 (2,7 %) | 23 (2,6 %) | (0,0 %) | 39 (3,8 %) | 35 (3,4 %) | (0,0 %) |
| Symptômes constitutionnels | ||||||
| Fatigue* | 323 (36,5 %) | 54 (6,1 %) | (0,0 %) | 426 (41,4 %) | 58 (5,6 %) | (0,0 %) |
| Fièvre (en l’absence de neutropénie)* | 21 (2,4 %) | 2 (0,2 %) | (0,0 %) | 38 (3,7 %) | 7 (0,7 %) | (0,0 %) |
| Sueurs (diaphorèse) | 10 (1,1 %) | (0,0 %) | (0,0 %) | 19 (1,8 %) | (0,0 %) | (0,0 %) |
| Gain de poids | 5 (0,6 %) | 1 (0,1 %) | (0,0 %) | 14 (1,4 %) | 3 (0,3 %) | (0,0 %) |
| Dermatologie / peau | ||||||
| Alopécie | 285 (32,2 %) | 3 (0,3 %) | (0,0 %) | 354 (34,4 %) | 2 (0,2 %) | (0,0 %) |
| Altérations unguéales | 10 (1,1 %) | (0,0 %) | (0,0 %) | 30 (2,9 %) | 1 (0,1 %) | (0,0 %) |
| Prurit | 18 (2,0 %) | 1 (0,1 %) | (0,0 %) | 18 (1,7 %) | 3 (0,3 %) | (0,0 %) |
| Dermatite due aux radiations | 20 (2,3 %) | 3 (0,3 %) | (0,0 %) | 31 (3,0 %) | 10 (1,0 %) | (0,0 %) |
| Éruption cutanée / desquamation* | 88 (9,9 %) | 12 (1,4 %) | (0,0 %) | 130 (12,6 %) | 6 (0,6 %) | (0,0 %) |
| Peau - autre | 14 (1,6 %) | 2 (0,2 %) | (0,0 %) | 25 (2,4 %) | 2 (0,2 %) | (0,0 %) |
| Plaie - infectieuse | 7 (0,8 %) | 4 (0,5 %) | (0,0 %) | 15 (1,5 %) | 8 (0,8 %) | (0,0 %) |
| Endocrine | ||||||
| Bouffées de chaleur / bouffées vasomotrices | 157 (17,7 %) | 2 (0,2 %) | (0,0 %) | 197 (19,1 %) | (0,0 %) | (0,0 %) |
| Gastro-intestinal | ||||||
| Anorexie* | 71 (8,0 %) | 12 (1,4 %) | (0,0 %) | 64 (6,2 %) | 11 (1,1 %) | (0,0 %) |
| Constipation* | 81 (9,2 %) | 7 (0,8 %) | (0,0 %) | 123 (11,9 %) | 5 (0,5 %) | (0,0 %) |
| Déshydratation | 22 (2,5 %) | 7 (0,8 %) | (0,0 %) | 28 (2,7 %) | 5 (0,5 %) | (0,0 %) |
| Diarrhée sans colostomie antérieure * | 83 (9,4 %) | 23 (2,6 %) | (0,0 %) | 112 (10,9 %) | 26 (2,5 %) | (0,0 %) |
| Dyspepsie | 46 (5,2 %) | 2 (0,2 %) | (0,0 %) | 51 (5,0 %) | 2 (0,2 %) | (0,0 %) |
| Gastro-intestinal – autre | 14 (1,6 %) | 2 (0,2 %) | (0,0 %) | 24 (2,3 %) | 4 (0,4 %) | (0,0 %) |
| Nausées * | 309 (34,9 %) | 70 (7,9 %) | (0,0 %) | 356 (34,6 %) | 69 (6,7 %) | (0,0 %) |
| Stomatite / pharyngite* | 151 (17,1 %) | 6 (0,7 %) | (0,0 %) | 179 (17,4 %) | 10 (1,0 %) | (0,0 %) |
| Altération du goût (dysgueusie) | 13 (1,5 %) | (0,0 %) | (0,0 %) | 25 (2,4 %) | (0,0 %) | (0,0 %) |
| Vomissements* | 232 | 66 (7,5 %) | (0,0 %) | 247 | 64 (6,2 %) | (0,0 %) |
| (26,2 %) | (24,0 %) | |||||
| Hémorragie | ||||||
| Saignement vaginal | 4 (0,5 %) | (0,0 %) | (0,0 %) | 18 (1,8 %) | (0,0 %) | (0,0 %) |
| Hépatique | ||||||
| AST * | 18 (2,0 %) | 6 (0,7 %) | (0,0 %) | 27 (2,6 %) | 5 (0,5 %) | (0,0 %) |
| ALT * | 26 (2,9 %) | 5 (0,6 %) | (0,0 %) | 33 (3,2 %) | 5 (0,5 %) | (0,0 %) |
| Infection / neutropénie fébrile | ||||||
| Neutropénie fébrile * | 42 (4,7 %) | 42 (4,7 %) | (0,0 %) | 39 (3,8 %) | 39 (3,8 %) | (0,0 %) |
| Infection * | 246 (27,8 %) | 124 (14,0 %) | 3 (0,3 %) | 341 (33,1 %) | 140 (13,6 %) | (0,0 %) |
| Lymphatique | ||||||
| Lymphatique | 9 (1,0 %) | (0,0 %) | (0,0 %) | 25 (2,4 %) | (0,0 %) | (0,0 %) |
| Métabolique / laboratoire | ||||||
| Hyperglycémie | 118 (13,3 %) | 46 (5,2 %) | (0,0 %) | 139 (13,5 %) | 49 (4,8 %) | (0,0 %) |
| Hypoglycémie | 6 (0,7 %) | 2 (0,2 %) | (0,0 %) | 12 (1,2 %) | 6 (0,6 %) | (0,0 %) |
| Musculosquelettique | ||||||
| Articulations, muscles, os – autre | 11 (1,2 %) | 2 (0,2 %) | (0,0 %) | 19 (1,8 %) | 2 (0,2 %) | (0,0 %) |
| Neurologie | ||||||
| Ataxie (incoordination) | 1 (0,1 %) | (0,0 %) | (0,0 %) | 11 (1,1 %) | 2 (0,2 %) | (0,0 %) |
| Étourdissements / sensation de tête légère | 30 (3,4 %) | 5 (0,6 %) | (0,0 %) | 36 (3,5 %) | 6 (0,6 %) | (0,0 %) |
| Insomnie | 35 (4,0 %) | 2 (0,2 %) | (0,0 %) | 60 (5,8 %) | 6 (0,6 %) | (0,0 %) |
Modification de l’humeur
| 44 (5,0 %) | 5 (0,6 %) | (0,0 %) | 46 (4,5 %) | 9 (0,9 %) | (0,0 %) |
Modification de l’humeur
| 56 (6,3 %) | 10 (1,1 %) | (0,0 %) | 71 (6,9 %) | 11 (1,1 %) | (0,0 %) |
| Neuropathie – motrice* | 45 (5,1 %) | 17 (1,9 %) | (0,0 %) | 51 (5,0 %) | 16 (1,6 %) | (0,0 %) |
| Neuropathie – sensorielle* | 203 (22,9 %) | 59 (6,7 %) | (0,0 %) | 235 (22,8 %) | 43 (4,2 %) | (0,0 %) |
| Syncope (évanouissement) | 8 (0,9 %) | 8 (0,9 %) | (0,0 %) | 12 (1,2 %) | 12 (1,2 %) | (0,0 %) |
| Yeux secs | ||||||
| Larmoiement (yeux larmoyants) | 6 (0,7 %) | (0,0 %) | (0,0 %) | 12 (1,2 %) | (0,0 %) | (0,0 %) |
a Terminologie des Critères de toxicité courants de l’Institut national du cancer du Canada.
A = doxorubicine; C = cyclophosphamide; H = trastuzumab; AST = aspartate aminotransférase; ALT = alanine transaminase; T = paclitaxel.
Note : Seules les manifestations de grade 3–5, les manifestations de grade 2 liées au traitement, la dysfonction ventriculaire gauche de grade 2–5 et la dyspnée de grade 2–5 ont été relevées pendant le traitement à l’étude et pendant 3 mois par la suite.
Le terme « neutropénie fébrile » fait référence à une neutropénie fébrile sans signe d’infection; il n’était
Tableau 15 – Manifestations indésirables (tous grades confondus) survenues avec une incidence ≥ 1 % dans l’étude B-31 (analyse finale après un suivi médian de 8,1 ans dans le groupe sous AC - T+H) Selon la classification NCI-CTC | ||||||
|---|---|---|---|---|---|---|
| Manifestation indésirablea | AC – T (n = 885) | AC - T + H (n = 1030) | ||||
| Tous les grades | Grades 3–4 | Grade 5 | Tous les grades | Grades 3–4 | Grade 5 | |
| Vision – vision trouble | 11 (1,2 %) | (0,0 %) | (0,0 %) | 22 (2,1 %) | (0,0 %) | (0,0 %) |
| Yeux secs | 13 (1,5 %) | (0,0 %) | (0,0 %) | 9 (0,9 %) | (0,0 %) | (0,0 %) |
| Douleur | ||||||
| Douleur abdominale ou crampes | 25 (2,8 %) | 12 (1,4 %) | (0,0 %) | 24 (2,3 %) | 6 (0,6 %) | (0,0 %) |
| Arthralgie (douleur articulaire) * | 273 (30,8 %) | 57 (6,4 %) | (0,0 %) | 329 (31,9 %) | 68 (6,6 %) | (0,0 %) |
| Douleur osseuse | 46 (5,2 %) | 14 (1,6 %) | (0,0 %) | 60 (5,8 %) | 11 (1,1 %) | (0,0 %) |
| Douleur à la poitrine | 14 (1,6 %) | 4 (0,5 %) | (0,0 %) | 36 (3,5 %) | 4 (0,4 %) | (0,0 %) |
| Maux de tête * | 80 (9,0 %) | 20 (2,3 %) | (0,0 %) | 127 (12,3 %) | 30 (2,9 %) | (0,0 %) |
| Myalgie (douleur musculaire) * | 293 (33,1 %) | 83 (9,4 %) | (0,0 %) | 362 (35,1 %) | 65 (6,3 %) | (0,0 %) |
| Douleur neuropathique | 11 (1,2 %) | 4 (0,5 %) | (0,0 %) | 20 (1,9 %) | 6 (0,6 %) | (0,0 %) |
| Douleur – autre | 50 (5,6 %) | 10 (1,1 %) | (0,0 %) | 78 (7,6 %) | 10 (1,0 %) | (0,0 %) |
| Pulmonaire | ||||||
| Toux | 9 (1,0 %) | 1 (0,1 %) | (0,0 %) | 32 (3,0 %) | 2 (0,2 %) | (0,0 %) |
| Dyspnée (essoufflement) | 63 (7,1 %) | 21 (2,4 %) | (0,0 %) | 144 (14,0 %) | 24 (2,3 %) | (0,0 %) |
| Pulmonaire - autre | 7 (0,8 %) | 3 (0,3 %) | (0,0 %) | 15 (1,5 %) | 4 (0,4 %) | (0,0 %) |
| Rénal / génito-urinaire | ||||||
| Dysurie (miction douloureuse) | 9 (1,0 %) | 1 (0,1 %) | (0,0 %) | 11 (1,1 %) | 1 (0,1 %) | (0,0 %) |
| Fréquence urinaire / miction impérieuse | 7 (0,8 %) | 3 (0,3 %) | (0,0 %) | 11 (1,1 %) | 2 (0,2 %) | (0,0 %) |
| Vaginite (non due à une infection) | 10 (1,1 %) | 1 (0,1 %) | (0,0 %) | 4 (0,4 %) | 1 (0,1 %) | (0,0 %) |
| Fonction sexuelle / reproductive | ||||||
| Menstruations irrégulières (changement par rapport au point de départ) | 35 (4,0 %) | 27 (3,1 %) | (0,0 %) | 44 (4,3 %) | 37 (3,6 %) | (0,0 %) |
| Sécheresse vaginale | 12 (1,4 %) | (0,0 %) | (0,0 %) | 26 (2,5 %) | 1 (0,1 %) | (0,0 %) |
pas prévu de relever une baisse des neutrophiles.
* Le terme manifestation indésirable est détaillé sur la fiche d’observation de manifestation indésirable.
| Tableau 16 – Manifestations indésirables (tous grades confondus) survenues avec une incidence ≥ 1 % dans l’étude N9831 (analyse finale après un suivi médian de 8,1 ans dans le groupe sous AC→T+H) Selon la classification NCI-CTC v 2.0 | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tableau 16 – Manifestations indésirables (tous grades confondus) survenues avec une incidence ≥ 1 % dans l’étude N9831 (analyse finale après un suivi médian de 8,1 ans dans le groupe sous AC→T+H) Selon la classification NCI-CTC v 2.0 | ||||||||||||
| Manifestation indésirablea | AC – T (n = 766) | AC - T + H (n = 969) | ||||||||||
| Manifestation indésirablea | AC – T (n = 766) | AC - T + H (n = 969) | ||||||||||
| Tous les grades | Grades 3–4 | Grade 5 | Tous les grades | Grades 3–4 | Grade 5 | |||||||
| Tous les grades | Grades 3–4 | Grade 5 | Tous les grades | Grades 3–4 | Grade 5 | |||||||
| Allergie / immunologie | ||||||||||||
| Réaction allergique* | 9 (1,2 %) | 9 (1,2 %) | (0,0 %) | 3 (0,3 %) | 3 (0,3 %) | (0,0 %) | ||||||
| Sang / moelle osseuse | ||||||||||||
| Leucocytes (nombre total de globules blancs)* | 59 (7,7 %) | 58 (7,6 %) | 1 (0,1 %) | 82 (8,5 %) | 82 (8,5 %) | (0,0 %) | ||||||
| Neutrophiles / granulocytes* | 209 (27,3 %) | 208 (27,2 %) | 1 (0,1 %) | 286 (29,5 %) | 286 (29,5 %) | (0,0 %) | ||||||
| Cardiovasculaire (arythmie) | ||||||||||||
| Palpitations | 12 (1,6 %) | (0,0 %) | (0,0 %) | 15 (1,5 %) | (0,0 %) | (0,0 %) | ||||||
| Cardiovasculaire (général) | ||||||||||||
| Ischémie cardiaque / infarctus* | 9 (1,2 %) | 7 (0,9 %) | (0,0 %) | 13 (1,3 %) | 7 (0,7 %) | (0,0 %) | ||||||
| Fonction ventriculaire gauche cardiaque* | 73 (9,5 %) | 1 (0,1 %) | (0,0 %) | 219 (22,6 %) | 21 (2,2 %) | (0,0 %) | ||||||
| Œdème | 8 (1,0 %) | (0,0 %) | (0,0 %) | 15 (1,5 %) | (0,0 %) | (0,0 %) | ||||||
| Hypertension | 7 (0,9 %) | 3 (0,4 %) | (0,0 %) | 12 (1,2 %) | 6 (0,6 %) | (0,0 %) | ||||||
| Thrombose / embolie* | 22 (2,9 %) | 20 (2,6 %) | 2 (0,3 %) | 18 (1,9 %) | 18 (1,9 %) | (0,0 %) | ||||||
| Symptômes constitutionnels | ||||||||||||
| Fatigue* | 34 (4,4 %) | 34 (4,4 %) | (0,0 %) | 41 (4,2 %) | 41 (4,2 %) | (0,0 %) | ||||||
| Dermatologie / peau | ||||||||||||
| Altérations unguéales* | 50 (6,5 %) | (0,0 %) | (0,0 %) | 116 (12,0 %) | (0,0 %) | (0,0 %) | ||||||
| Gastro-intestinal | ||||||||||||
| Diarrhée sans colostomie antérieure* | 5 (0,7 %) | 5 (0,7 %) | (0,0 %) | 33 (3,4 %) | 33 (3,4 %) | (0,0 %) | ||||||
| Nausées* | 40 (5,2 %) | 40 (5,2 %) | (0,0 %) | 53 (5,5 %) | 53 (5,5 %) | (0,0 %) | ||||||
| Vomissements* | 39 (5,1 %) | 39 (5,1 %) | (0,0 %) | 36 (3,7 %) | 36 (3,7 %) | (0,0 %) | ||||||
| Infection / neutropénie fébrile | ||||||||||||
| Neutropénie fébrile* | 33 (4,3 %) | 32 (4,2 %) | 1 (0,1 %) | 57 (5,9 %) | 57 (5,9 %) | (0,0 %) | ||||||
| Infection* | 38 (5,0 %) | 38 (5,0 %) | (0,0 %) | 71 (7,3 %) | 70 (7,2 %) | 1 (0,1 %) | ||||||
| Métabolique / laboratoire | ||||||||||||
| Hyperglycémie | 14 (1,8 %) | 14 (1,8 %) | (0,0 %) | 9 (0,9 %) | 9 (0,9 %) | (0,0 %) | ||||||
| Neurologie | ||||||||||||
| Neuropathie - motrice* | 38 (5,0 %) | 8 (1,0 %) | (0,0 %) | 42 (4,3 %) | 13 (1,3 %) | (0,0 %) | ||||||
| Neuropathie - sensorielle* | 132 (17,2 %) | 29 (3,8 %) | (0,0 %) | 174 (18,0 %) | 46 (4,7 %) | (0,0 %) | ||||||
| Douleur | ||||||||||||
| Arthralgie (douleur articulaire)* | 75 (9,8 %) | 10 (1,3 %) | (0,0 %) | 133 (13,7 %) | 18 (1,9 %) | (0,0 %) | ||||||
| Douleur thoracique | 5 (0,7 %) | 1 (0,1 %) | (0,0 %) | 13 (1,3 %) | 5 (0,5 %) | (0,0 %) | ||||||
| Myalgie (douleur musculaire)* | 62 (8,1 %) | 10 (1,3 %) | (0,0 %) | 110 (11,4 %) | 10 (1,0 %) | (0,0 %) | ||||||
| Pulmonaire | ||||||||||||
| Dyspnée (essoufflement) | 3 (0,4 %) | 3 (0,4 %) | (0,0 %) | 29 (3,0 %) | 24 (2,5 %) | (0,0 %) | ||||||
| Pneumonite / infiltrats pulmonaires* | 8 (1,0 %) | 7 (0,9 %) | 1 (0,1 %) | 10 (1,0 %) | 9 (0,9 %) | (0,0 %) | ||||||
a Terminologie des critères de toxicité courants de l’Institut national du cancer du Canada.
A = doxorubicine; C = cyclophosphamide; H = trastuzumab; T = paclitaxel.
Note : Seules les toxicités hématologiques de grades 4 et 5 liées au traitement, les toxicités non hématologiques de grade 3–5, les toxicités cardiaques de grade 1–5 et l’arthralgie, la myalgie, les altérations unguéales, la neuropathie motrice et sensorielle de grade 2–5 ont été relevée pendant la période de traitement. Pendant le suivi post- traitement, seules les ischémies / infarctus, les thromboses / embolies, les pneumonites / infiltrations pulmonaires et les manifestations lymphatiques de grade 3–5 ont été relevées.
* Le terme manifestation indésirable est détaillé sur la fiche d’observation de manifestation indésirable.
BCIRG-006
(traitement adjuvant concomitant : utilisation de trastuzumab en concomitance avec le docétaxel)
Les manifestations indésirables selon la classification de NCI-CTC v 2.0 qui se sont produites à une fréquence ≥ 1 % dans l’étude BCIRG-006 sont résumées au Tableau 17. Pour les manifestations indésirables qui n’ont pas pu être classées selon la classification NCI-CTC, on a utilisé le dictionnaire de codification COSTART (Coding Symbols for Thesaurus of Adverse Reaction Terms) (voir Tableau 18).
| Tableau 17 – Manifestations indésirables survenues avec une incidence ≥ 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification NCI-CTC v 2.0 | ||||||
|---|---|---|---|---|---|---|
| Tableau 17 – Manifestations indésirables survenues avec une incidence ≥ 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification NCI-CTC v 2.0 | ||||||
| Tableau 17 – Manifestations indésirables survenues avec une incidence ≥ 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification NCI-CTC v 2.0 | ||||||
| Tableau 17 – Manifestations indésirables survenues avec une incidence ≥ 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification NCI-CTC v 2.0 | ||||||
| Tableau 17 – Manifestations indésirables survenues avec une incidence ≥ 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification NCI-CTC v 2.0 | ||||||
| Tableau 17 – Manifestations indésirables survenues avec une incidence ≥ 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification NCI-CTC v 2.0 | ||||||
| Tableau 17 – Manifestations indésirables survenues avec une incidence ≥ 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification NCI-CTC v 2.0 | ||||||
| Tableau 17 – Manifestations indésirables survenues avec une incidence ≥ 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification NCI-CTC v 2.0 | ||||||
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| Terme des critères NCI-CTC | AC→T (n=1 041) | AC→T (n=1 041) | AC→TH (n=1 077) | AC→TH (n=1 077) | TCH (n=1 056) | TCH (n=1 056) |
| Terme des critères NCI-CTC | AC→T (n=1 041) | AC→T (n=1 041) | AC→TH (n=1 077) | AC→TH (n=1 077) | TCH (n=1 056) | TCH (n=1 056) |
| Terme des critères NCI-CTC | AC→T (n=1 041) | AC→T (n=1 041) | AC→TH (n=1 077) | AC→TH (n=1 077) | TCH (n=1 056) | TCH (n=1 056) |
| Terme des critères NCI-CTC | AC→T (n=1 041) | AC→T (n=1 041) | AC→TH (n=1 077) | AC→TH (n=1 077) | TCH (n=1 056) | TCH (n=1 056) |
| Terme des critères NCI-CTC | AC→T (n=1 041) | AC→T (n=1 041) | AC→TH (n=1 077) | AC→TH (n=1 077) | TCH (n=1 056) | TCH (n=1 056) |
| Terme des critères NCI-CTC | AC→T (n=1 041) | AC→T (n=1 041) | AC→TH (n=1 077) | AC→TH (n=1 077) | TCH (n=1 056) | TCH (n=1 056) |
| Terme des critères NCI-CTC | AC→T (n=1 041) | AC→T (n=1 041) | AC→TH (n=1 077) | AC→TH (n=1 077) | TCH (n=1 056) | TCH (n=1 056) |
| Terme des critères NCI-CTC | AC→T (n=1 041) | AC→T (n=1 041) | AC→TH (n=1 077) | AC→TH (n=1 077) | TCH (n=1 056) | TCH (n=1 056) |
| Allergie / immunologie | ||||||
| Réaction allergique / hypersensibilité (y compris fièvre médicamenteuse) | 98 (9,4 %) | 12 (1,2 %) | 133 (12,3 %) | 19 (1,8 %) | 157 (14,9 %) | 28 (2,7 %) |
| Rhinite allergique (y compris éternuements, congestion nasale, égouttement post-nasal) | 83 (8,0 %) | (0,0 %) | 138 12,8 %) | (0,0 %) | 97 (9,2 %) | (0,0 %) |
| Audition / ouïe | ||||||
| Douleur dans l’oreille (otalgie) | 32 (3,1 %) | (0,0 %) | 30 (2,8 %) | (0,0 %) | 17 (1,6 %) | (0,0 %) |
| Oreille interne / audition | 26 (2,5 %) | 1 (0,1 %) | 33 (3,1 %) | (0,0 %) | 34 (3,2 %) | 1 (0,1 %) |
| Sang / moelle osseuse | ||||||
| Neutrophiles / granulocytes (NAN / NAG) | 23 (2,2 %) | 21 (2,0 %) | 34 (3,2 %) | 24 (2,2 %) | 20 (1,9 %) | 19 (1,8 %) |
| Cardiovasculaire (général) | ||||||
| Fonction ventriculaire gauche cardiaque | 30 (2,9 %) | 6 (0,6 %) | 81 (7,5 %) | 22 (2,0 %) | 27 (2,6 %) | 1 (0,1 %) |
| Œdème | 30 (2,9 %) | (0,0 %) | 37 (3,4 %) | (0,0 %) | 33 (3,1 %) | 1 (0,1 %) |
| Hypertension | 37 (3,6 %) | 12 (1,2 %) | 52 (4,8 %) | 23 (2,1 %) | 61 (5,8 %) | 33 (3,1 %) |
| Hypotension | 20 (1,9 %) | 1 (0,1 %) | 31 (2,9 %) | (0,0 %) | 19 (1,8 %) | 2 (0,2 %) |
Épanchement péricardique / péricardite | 14 (1,3 %) | (0,0 %) | 19 (1,8 %) | (0,0 %) | 17 (1,6 %) | 1 (0,1 %) |
| Phlébite (superficielle) | 14 (1,3 %) | (0,0 %) | 22 (2,0 %) | (0,0 %) | 9 (0,9 %) | (0,0 %) |
| Thrombose / embolie | 17 (1,6 %) | 16 (1,5 %) | 21 (1,9 %) | 19 (1,8 %) | 30 (2,8 %) | 28 (2,7 %) |
| Cardiovasculaire (arythmie) | ||||||
| Palpitations | 73 (7,0 %) | (0,0 %) | 88 (8,2 %) | (0,0 %) | 96 (9,1 %) | (0,0 %) |
| Tachycardie sinusale | 46 (4,4 %) | 4 (0,4 %) | 44 (4,1 %) | 1 (0,1 %) | 55 (5,2 %) | (0,0 %) |
| Arythmies supraventriculaires (tachycardie supraventriculaire / fibrillation auriculaire / flutter) | 11 (1,1 %) | 5 (0,5 %) | 8 (0,7 %) | 4 (0,4 %) | 10 (0,9 %) | 5 (0,5 %) |
| Symptômes constitutionnels | ||||||
| Fatigue (léthargie, malaise, asthénie) | 858 (82,4 %) | 70 (6,7 %) | 905 (84,0 %) | 80 (7,4 %) | 879 (83,2 %) | 76 (7,2 %) |
| Fièvre (en l’absence de neutropénie, la neutropénie étant définie comme NAG < 1,0 x10⁹/L) | 144 (13,8 %) | 2 (0,2 %) | 170 (15,8 %) | 5 (0,5 %) | 115 (10,9 %) | 6 (0,6 %) |
| Rigidité / frissons | 53 (5,1 %) | (0,0 %) | 86 (8,0 %) | (0,0 %) | 75 (7,1 %) | (0,0 %) |
| Transpiration (diaphorèse) | 68 (6,5 %) | (0,0 %) | 66 (6,1 %) | (0,0 %) | 72 (6,8 %) | (0,0 %) |
| Gain de poids | 205 (19,7 %) | 10 (1,0 %) | 253 (23,5 %) | 6 (0,6 %) | 255 (24,1 %) | 9 (0 ,9 %) |
| Perte de poids | 82 (7,9 %) | 2 (0,2 %) | 100 (9,3 %) | 2 (0,2 %) | 69 (6,5 %) | 3 (0,3 %) |
| Dermatologie / peau | ||||||
| Alopécie | 1025 (98,5 %) | (0,0 %) | 1060 (98,4 %) | (0,0 %) | 1016 (96,2 %) | 2 (0,2 %) |
| Ecchymose (en l’absence de thrombopénie de grade 3 ou 4) | 17 (1,6 %) | (0,0 %) | 17 (1,6 %) | (0,0 %) | 25 (2,4 %) | (0,0 %) |
| Peau sèche | 74 (7,1 %) | (0,0 %) | 96 (8,9 %) | (0,0 %) | 60 (5,7 %) | (0,0 %) |
| Bouffées vasomotrices | 46 (4,4 %) | (0,0 %) | 56 (5,2 %) | (0,0 %) | 76 (7,2 %) | (0,0 %) |
| Réaction cutanée mains- pieds | 85 (8,2 %) | 20 (1,9 %) | 77 (7,1 %) | 15 (1,4 %) | 30 (2,8 %) | (0,0 %) |
| Réaction au point d’injection | 64 (6,1 %) | 3 (0,3 %) | 61 (5,7 %) | 1 (0,1 %) | 78 (7,4 %) | 2 (0,2 %) |
| Altérations unguéales | 512 (49,2 %) | (0,0 %) | 472 (43,8 %) | (0,0 %) | 302 (28,6 %) | (0,0 %) |
| Changements dans la pigmentation (p. ex., vitiligo) | 65 (6,2 %) | (0,0 %) | 67 (6,2 %) | (0,0 %) | 48 (4,5 %) | (0,0 %) |
| Prurit | 29 (2,8 %) | (0,0 %) | 34 (3,2 %) | 1 (0,1 %) | 51 (4,8 %) | 1 (0,1 %) |
| Dermatite attribuable aux radiations | 187 (18,0 %) | 5 (0,5 %) | 192 (17,8 %) | 9 (0,8 %) | 242 (22,9 %) | 8 (0,8 %) |
| Éruption cutanée / desquamation | 295 (28,3 %) | 18 (1,7 %) | 369 (34,3 %) | 14 (1,3 %) | 348 (33,0 %) | 9 (0,9 %) |
| Plaie - infectieuse | 22 (2,1 %) | 4 (0,4 %) | 33 (3,1 %) | 6 (0,6 %) | 38 (3,6 %) | 9 (0,9 %) |
| Plaie - non infectieuse | 6 (0,6 %) | (0,0 %) | 11 (1,0 %) | (0,0 %) | 17 (1,6 %) | (0,0 %) |
| Gastro-intestinal | ||||||
| Anorexie | 222 (21,3 %) | 6 (0,6 %) | 224 (20,8 %) | 5 (0,5 %) | 238 (22,5 %) | 6 (0,6 %) |
| Constipation | 396 (38,0 %) | 8 (0,8 %) | 389 (36,1 %) | 15 (1,4 %) | 351 (33,2 %) | 6 (0,6 %) |
| Déshydratation | 30 (2,9 %) | 5 (0,5 %) | 39 (3,6 %) | 4 (0,4 %) | 42 (4,0 %) | 5 (0,5 %) |
| Diarrhée sans colostomie antérieure | 447 (42,9 %) | 32 (3,1 %) | 548 (50,9 %) | 60 (5,6 %) | 660 (62,5 %) | 57 (5,4 %) |
| Dyspepsie / brûlure d’estomac | 205 (19,7 %) | 5 (0,5 %) | 262 (24,3 %) | 3 (0,3 %) | 254 (24,1 %) | 5 (0,5 %) |
| Dysphagie, œsophagite, odynophagie (douleur à la déglutition) | 45 (4,3 %) | 2 (0,2 %) | 45 (4,2 %) | (0,0 %) | 37 (3,5 %) | 1 (0,1 %) |
| Flatulence | 19 (1,8 %) | (0,0 %) | 23 (2,1 %) | (0,0 %) | 20 (1,9 %) | (0,0 %) |
| Gastrite | 17 (1,6 %) | (0,0 %) | 35 (3,2 %) | 1 (0,1 %) | 22 (2,1 %) | (0,0 %) |
| Bouche sèche | 85 (8,2 %) | (0,0 %) | 54 (5,0 %) | (0,0 %) | 37 (3,5 %) | (0,0 %) |
| Mucosite | 22 (2,1 %) | 1 (0,1 %) | 26 (2,4 %) | 2 (0,2 %) | 21 (2,0 %) | 1 (0,1 %) |
| Nausées | 911 (87,5 %) | 62 (6,0 %) | 946 (87,8 %) | 61 (5,7 %) | 864 (81,8 %) | 51 (4,8 %) |
| Rectite | 29 (2,8 %) | (0,0 %) | 34 (3,2 %) | (0,0 %) | 39 (3,7 %) | (0,0 %) |
| Modifications des glandes salivaires | 11 (1,1 %) | (0,0 %) | 9 (0,8 %) | (0,0 %) | 7 (0,7 %) | (0,0 %) |
| Odorat | 14 (1,3 %) | (0,0 %) | 18 (1,7 %) | (0,0 %) | 8 (0,8 %) | (0,0 %) |
| Stomatite / pharyngite (mucosite buccale / pharyngée) | 681 (65,4 %) | 37 (3,6 %) | 717 (66,6 %) | 31 (2,9 %) | 562 (53,2 %) | 15 (1,4 %) |
| Troubles du goût (dysgueusie) | 298 (28,6 %) | (0,0 %) | 304 (28,2 %) | (0,0 %) | 320 (30,3 %) | (0,0 %) |
| Vomissements | 577 (55,4 %) | 65 (6,2 %) | 616 (57,2 %) | 72 (6,7 %) | 434 (41,1 %) | 37 (3,5 %) |
| Hémorragie | ||||||
| Épistaxis | 63 (6,1 %) | (0,0 %) | 140 (13,0 %) | (0,0 %) | 170 (16,1 %) | 4 (0,4 %) |
| Saignement rectal / hématochézie | 23 (2,2 %) | (0,0 %) | 36 (3,3 %) | 1 (0,1 %) | 28 (2,7 %) | 1 (0,1 %) |
| Saignements vaginaux | 34 (3,3 %) | 2 (0,2 %) | 24 (2,2 %) | 2 (0,2 %) | 24 (2,3 %) | 1 (0,1 %) |
| Endocrine | ||||||
| Bouffées de chaleur/ vasomotrices | 356 (34,2 %) | 1 (0,1 %) | 379 (35,2 %) | 2 (0,2 %) | 349 (33,0 %) | (0,0 %) |
| Infection / neutropénie fébrile | ||||||
| Infection liée au cathéter | 18 (1,7 %) | 7 (0,7 %) | 30 (2,8 %) | 14 (1,3 %) | 26 (2,5 %) | 8 (0,8 %) |
Neutropénie fébrile (fièvre d’origine inconnue sans infection documentée sur le plan clinique ou microbiologique) (NAN < 1,0 x 10⁹/L, fièvre 38,5 °C) | 97 (9,3 %) | 96 (9,2 %) | 117 (10,9 %) | 117 (10,9 %) | 100 (9,5 %) | 100 (9,5 %) |
| Infection (cliniquement ou microbiologiquement documentée) avec neutropénie de grade 3 ou 4 | 119 (11,4 %) | 116 (11,1 %) | 131 (12,2 %) | 129 (12,0 %) | 118 (11,2 %) | 118 (11,2 %) |
| Infection sans NAN | 122 (11,7 %) | 120 (11,5 %) | 120 (11,1 %) | 117 (10,9 %) | 87 (8,2 %) | 86 (8,1 %) |
| Infection sans neutropénie | 241 (23,2 %) | 33 (3,2 %) | 326 (30,3 %) | 50 (4,6 %) | 248 (23,5 %) | 37 (3,5 %) |
| Lymphatique | ||||||
| Lymphatique | 68 (6,5 %) | (0,0 %) | 71 (6,6 %) | 3 (0,3 %) | 81 (7,7 %) | 2 (0,2 %) |
| Métabolique / laboratoire | ||||||
| Hyperglycémie | 80 (7,7 %) | 18 (1,7 %) | 81 (7,5 %) | 12 (1,1 %) | 79 (7,5 %) | 20 (1,9 %) |
| Hypokaliémie | 17 (1,6 %) | 2 (0,2 %) | 22 (2,0 %) | 4 (0,4 %) | 24 (2,3 %) | 6 (0,6 %) |
| Hypomagnésémie | 5 (0,5 %) | (0,0 %) | (0,0 %) | (0,0 %) | 12 (1,1 %) | 1 (0,1 %) |
| Musculosquelettique | ||||||
| Faiblesse musculaire (non attribuable à la neuropathie) | 36 (3,5 %) | 2 (0,2 %) | 36 (3,3 %) | 3 (0,3 %) | 30 (2,8 %) | (0,0 %) |
| Neurologie | ||||||
| Trouble cognitif / problèmes d’apprentissage | 10 (1,0 %) | (0,0 %) | 8 (0,7 %) | (0,0 %) | 3 (0,3 %) | (0,0 %) |
| Confusion | 10 (1,0 %) | (0,0 %) | 9 (0,8 %) | 2 (0,2 %) | 6 (0,6 %) | (0,0 %) |
| Étourdissements / sensation de tête légère | 113 (10,9 %) | 6 (0,6 %) | 151 (14,0 %) | 7 (0,6 %) | 129 (12,2 %) | 4 (0,4 %) |
| Insomnie | 234 (22,5 %) | 1 (0,1 %) | 278 (25,8 %) | 5 (0,5 %) | 252 (23,9 %) | 3 (0,3 %) |
| Perte de mémoire | 37 (3,6 %) | (0,0 %) | 34 (3,2 %) | 1 (0,1 %) | 31 (2,9 %) | 1 (0,1 %) |
| Modification de l’humeur- anxiété, agitation | 133 (12,8 %) | 8 (0,8 %) | 126 11,7 %) | 5 (0,5 %) | 101 (9,6 %) | 4 (0,4 %) |
| Modification de l’humeur - dépression | 108 (10,4 %) | 4 (0,4 %) | 135 (12,5 %) | 13 (1,2 %) | 122 (11,6 %) | 6 (0,6 %) |
| Neuropathie - motrice | 55 (5,3 %) | 4 (0,4 %) | 68 (6,3 %) | 8 (0,7 %) | 45 (4,3 %) | 3 (0,3 %) |
| Neuropathie - sensorielle | 511 (49,1 %) | 25 (2,4 %) | 542 (50,3 %) | 25 (2,3 %) | 384 (36,4 %) | 8 (0,8 %) |
| Syncope (évanouissement) | 20 (1,9 %) | 20 (1,9 %) | 20 (1,9 %) | 20 (1,9 %) | 19 (1,8 %) | 19 (1,8 %) |
| Vertige | 16 (1,5 %) | (0,0 %) | 37 (3,4 %) | 3 (0,3 %) | 28 (2,7 %) | 6 (0,6 %) |
| Douleur | ||||||
| Douleur abdominale ou crampes | 184 (17,7 %) | 7 (0,7 %) | 215 (20,0 %) | 8 (0,7 %) | 237 (22,4 %) | 8 (0,8 %) |
| Arthralgie (douleur articulaire) | 436 (41,9 %) | 34 (3,3 %) | 497 (46,1 %) | 35 (3,2 %) | 313 (29,6 %) | 15 (1,4 %) |
| Douleur osseuse | 188 (18,1 %) | 17 (1,6 %) | 224 (20,8 %) | 10 (0,9 %) | 141 (13,4 %) | 3 (0,3 %) |
| Douleur thoracique (non cardiaque et non pleurétique) | 59 (5,7 %) | 1 (0,1 %) | 79 (7,3 %) | 7 (0,6 %) | 72 (6,8 %) | 3 (0,3 %) |
| Céphalées | 307 (29,5 %) | 11 (1,1 %) | 316 (29,3 %) | 16 (1,5 %) | 304 (28,8 %) | 7 (0,7 %) |
| Myalgie (douleur musculaire) | 551 (52,9 %) | 54 (5,2 %) | 600 (55,7 %) | 57 (5,3 %) | 412 (39,0 %) | 19 (1,8 %) |
| Douleur neuropathique (p. ex., douleur à la mâchoire, douleur neurologique, douleur du membre fantôme, névralgie post-infection ou neuropathies douloureuses) | 18 (1,7 %) | 1 (0,1 %) | 16 (1,5 %) | 2 (0,2 %) | 10 (0,9 %) | 1 (0,1 %) |
| Pulmonaire | ||||||
| Toux | 189 (18,2 %) | 3 (0,3 %) | 204 (18,9 %) | 3 (0,3 %) | 143 (13,5 %) | (0,0 %) |
| Dyspnée essoufflement) | 229 (22,0 %) | 12 (1,2 %) | 264 (24,5 %) | 30 (2,8 %) | 227 (21,5 %) | 23 (2,2 %) |
| Changements de la voix / stridor / larynx (p, ex, enrouement, perte de la voix, laryngite) | 10 (1,0 %) | 1 (0,1 %) | 12 (1,1 %) | 1 (0,1 %) | 11 (1,0 %) | 1 (0,1 %) |
| Oculaire / visuel | ||||||
| Conjonctivite | 94 (9,0 %) | 5 (0,5 %) | 112 (10,4 %) | 1 (0,1 %) | 43 (4,1 %) | (0,0 %) |
| Sécheresse oculaire | 44 (4,2 %) | (0,0 %) | 53 (4,9 %) | (0,0 %) | 30 (2,8 %) | (0,0 %) |
| Larmoiement (yeux larmoyants) | 213 (20,5 %) | (0,0 %) | 258 (24,0 %) | 3 (0,3 %) | 124 (11,7 %) | (0,0 %) |
| Vision – vision floue | 35 (3,4 %) | (0,0 %) | 51 (4,7 %) | 2 (0,2 %) | 55 (5,2 %) | (0,0 %) |
| Rénal / génito-urinaire | ||||||
| Dysurie (douleur à la miction) | 25 (2,4 %) | (0,0 %) | 48 (4,5 %) | (0,0 %) | 56 (5,3 %) | 1 (0,1 %) |
| Incontinence | 3 (0,3 %) | (0,0 %) | 10 (0,9 %) | 1 (0,1 %) | 15 (1,4 %) | (0,0 %) |
| Fréquence urinaire / miction impérieuse | 26 (2,5 %) | (0,0 %) | 34 (3,2 %) | (0,0 %) | 25 (2,4 %) | (0,0 %) |
| Vaginite (non attribuable à une infection) | 17 (1,6 %) | (0,0 %) | 16 (1,5 %) | (0,0 %) | 14 (1,3 %) | 1 (0,1 %) |
| Fonction sexuelle / reproductive | ||||||
| Menstruations irrégulières (variation par rapport au départ) | 372 (35,7 %) | 283 (27,2 %) | 349 (32,4 %) | 262 (24,3 %) | 383 (36,3 %) | 283 (26,8 %) |
| Libido | 6 (0,6 %) | (0,0 %) | 9 (0,8 %) | (0,0 %) | 11 (1,0 %) | (0,0 %) |
| Sécheresse vaginale | 33 (3,2 %) | (0,0 %) | 44 (4,1 %) | (0,0 %) | 49 (4,6 %) | (0,0 %) |
A = doxorubicine; C = cyclophosphamide; H = trastuzumab; T = docétaxel; C (dans TCH) = carboplatine Remarque : Dans l’étude BCIRG-006, toutes les manifestations indésirables de nature hématologique et non hématologique, ainsi que les manifestations indésirables de nature cardiaque étaient recueillies, ainsi que les données de laboratoire.
| Tableau 18 – Manifestations indésirables (tous grades confondus) survenues avec une incidence ≥ 1 % dans l’étude BCIRG- 006 (suivi de 5 ans) selon la classification COSTART | ||||||
|---|---|---|---|---|---|---|
| Tableau 18 – Manifestations indésirables (tous grades confondus) survenues avec une incidence ≥ 1 % dans l’étude BCIRG- 006 (suivi de 5 ans) selon la classification COSTART | ||||||
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | Tous les grades | Grade 3 ou 4 | |
| COSTART term | Terme COSTART | AC->T (n=1 041) | AC->T (n=1 041) | AC->TH (n=1 077) | AC->TH (n=1 077) | TCH (n=1 056) |
| COSTART term | Terme COSTART | AC->T (n=1 041) | AC->T (n=1 041) | AC->TH (n=1 077) | AC->TH (n=1 077) | TCH (n=1 056) |
| Organisme entier | ||||||
| Blessure accidentelle | 19 (1,8 %) | 2 (0,2 %) | 18 (1,7 %) | 1 (0,1 %) | 20 (1,9 %) | 3 (0,3 %) |
| Dorsalgie | 83 (8,0 %) | 3 (0,3 %) | 133 (12,3 %) | 12 (1,1 %) | 97 (9,2 %) | 5 (0,5 %) |
| Douleur thoracique | 13 (1,2 %) | 1 (0,1 %) | 14 (1,3 %) | (0,0 %) | 10 (0,9 %) | 1 (0,1 %) |
| Kyste | 13 (1,2 %) | 1 (0,1 %) | 12 (1,1 %) | 1 (0,1 %) | 13 (1,2 %) | 1 (0,1 %) |
| Œdème facial | 12 (1,2 %) | (0,0 %) | 16 (1,5 %) | (0,0 %) | 12 (1,1 %) | (0,0 %) |
| Fièvre | 32 (3,1 %) | 7 (0,7 %) | 30 (2,8 %) | 2 (0,2 %) | 22 (2,1 %) | 4 (0,4 %) |
| Syndrome grippal | 33 (3,2 %) | (0,0 %) | 33 (3,1 %) | (0,0 %) | 29 (2,7 %) | (0,0 %) |
| Douleur au point d’injection | 23 (2,2 %) | (0,0 %) | 39 (3,6 %) | (0,0 %) | 40 (3,8 %) | 1 (0,1 %) |
| Douleur dans le cou | 14 (1,3 %) | 1 (0,1 %) | 13 (1,2 %) | (0,0 %) | 16 (1,5 %) | (0,0 %) |
| Douleur | 228 (21,9 %) | 5 (0,5 %) | 257 (23,9 %) | 8 (0,7 %) | 208 (19,7 %) | 3 (0,3 %) |
| Manifestations indésirables cardiaques (organisme entier) | ||||||
| Douleur thoracique | 7 (0,7 %) | (0,0 %) | 16 (1,5 %) | (0,0 %) | 16 (1,5 %) | (0,0 %) |
| Manifestations indésirables cardiaques (appareil cardiovasculaire) | ||||||
| Cardiomégalie | 7 (0,7 %) | (0,0 %) | 18 (1,7 %) | (0,0 %) | 9 (0,9 %) | (0,0 %) |
| Trouble cardiovasculaire | 16 (1,5 %) | 1 (0,1 %) | 25 (2,3 %) | (0,0 %) | 16 1,5 %) | 1 (0,1 %) |
| Hémorragie | 19 (1,8 %) | (0,0 %) | 11 (1,0 %) | 2 (0,2 %) | 9 (0,9 %) | 2 (0,2 %) |
| Tachycardie | 7 (0,7 %) | (0,0 %) | 18 (1,7 %) | (0,0 %) | 14 (1,3 %) | 2 (0,2 %) |
| Appareil digestif | ||||||
| Anorexie | 14 (1,3 %) | (0,0 %) | 12 (1,1 %) | (0,0 %) | 16 (1,5 %) | (0,0 %) |
| Dyspepsie | 7 (0,7 %) | (0,0 %) | 10 (0,9 %) | (0,0 %) | 17 (1,6 %) | (0,0 %) |
| Œsophagite | 20 (1,9 %) | 2 (0,2 %) | 8 (0,7 %) | (0,0 %) | 12 (1,1 %) | (0,0 %) |
| Flatulences | 16 (1,5 %) | (0,0 %) | 24 (2,2 %) | (0,0 %) | 22 (2,1 %) | (0,0 %) |
| Hémorragie des gencives | 1 (0,1 %) | (0,0 %) | 14 (1,3 %) | (0,0 %) | 5 (0,5 %) | (0,0 %) |
| Trouble rectal | 17 (1,6 %) | (0,0 %) | 23 (2,1 %) | 1 (0,1 %) | 28 (2,7 %) | 2 (0,2 %) |
| Système hématologique ou lymphatique | ||||||
| Lymphœdème | 21 (2,0 %) | (0,0 %) | 23 (2,1 %) | 1 (0,1 %) | 28 (2,7 %) | (0,0 %) |
| Troubles métaboliques ou nutritionnels | ||||||
| Œdème | 4 (0,4 %) | (0,0 %) | 6 (0,6 %) | (0,0 %) | 13 (1,2 %) | (0,0 %) |
| Œdème périphérique | 349 ( 33,5 %) | 4 (0,4 %) | 395 (36,7 %) | 4 (0,4 %) | 346 (32,8 %) | 2 (0,2 %) |
| Appareil musculosquelettique | ||||||
| Arthralgie | 19 (1,8 %) | (0,0 %) | 20 (1,9 %) | (0,0 %) | 24 (2,3 %) | 1 (0,1 %) |
| Trouble articulaire | 9 (0,9 %) | (0,0 %) | 7 (0,6 %) | 1 (0,1 %) | 10 (0,9 %) | 1 (0,1 %) |
| Ostéoporose | 6 (0,6 %) | (0,0 %) | 11 (1,0 %) | 1 (0,1 %) | 12 (1,1 %) | 1 (0,1 %) |
| Système nerveux | ||||||
| Hypertonie | 6 (0,6 %) | (0,0 %) | 11 (1,0 %) | (0,0 %) | 16 (1,5 %) | (0,0 %) |
| Crampes dans les jambes | 8 (0,8 %) | (0,0 %) | 13 (1,2 %) | (0,0 %) | 7 (0,7 %) | (0,0 %) |
| Neuropathie | 8 (0,8 %) | 1 (0,1 %) | 10 (0,9 %) | (0,0 %) | 9 (0,9 %) | 2 (0,2 %) |
| Secousses musculaires | 7 (0,7 %) | (0,0 %) | 13 (1,2 %) | (0,0 %) | 26 (2,5 %) | (0,0 %) |
| Appareil respiratoire | ||||||
| Pharyngite | 71 (6,8 %) | (0,0 %) | 83 (7,7 %) | (0,0 %) | 55 (5,2 %) | 2 (0,2 %) |
| Rhinite | 111 (10,7 %) | 1 (0,1 %) | 142 (13,2 %) | 1 (0,1 %) | 108 (10,2 %) | (0,0 %) |
| Sinusite | 18 (1,7 %) | (0,0 %) | 21 (1,9 %) | 1 (0,1 %) | 22 (2,1 %) | 1 (0,1 %) |
| Peau et annexes cutanées | ||||||
| Acné | 11 (1,1 %) | (0,0 %) | 28 (2,6 %) | (0,0 %) | 33 (3,1 %) | (0,0 %) |
| Herpès simplex | 20 (1,9 %) | 1 (0,1 %) | 27 (2,5 %) | 4 (0,4 %) | 19 (1,8 %) | 1 (0,1 %) |
| Affection des ongles | 11 (1,1 %) | (0,0 %) | 5 (0,5 %) | (0,0 %) | 3 (0,3 %) | (0,0 %) |
| Prurit | 10 (1,0 %) | (0,0 %) | 16 (1,5 %) | 1 (0,1 %) | 16 (1,5 %) | (0,0 %) |
| Peau et annexes | ||||||
| Éruption cutanée | 38 (3,7 %) | 1 (0,1 %) | 55 (5,1 %) | (0,0 %) | 42 (4,0 %) | 1 (0,1 %) |
| Trouble des ongles | 6 (0,6 %) | (0,0 %) | 13 (1,2 %) | (0,0 %) | 11 (1,0 %) | (0,0 %) |
| Organes des sens | ||||||
| Vision anormale | 9 (0,9 %) | (0,0 %) | 14 (1,3 %) | (0,0 %) | 13 (1,2 %) | (0,0 %) |
| Conjonctivite | 17 (1,6 %) | (0,0 %) | 10 (0,9 %) | (0,0 %) | 2 (0,2 %) | (0,0 %) |
| Douleur oculaire | 16 (1,5 %) | (0,0 %) | 15 (1,4 %) | (0,0 %) | 16 (1,5 %) | (0,0 %) |
| Appareil urogénital | ||||||
| Douleur mammaire | 53 (5,1 %) | (0,0 %) | 57 (5,3 %) | 1 (0,1 %) | 61 (5,8 %) | 2 (0,2 %) |
| Leucorrhée | 16 (1,5 %) | (0,0 %) | 26 (2,4 %) | (0,0 %) | 19 (1,8 %) | (0,0 %) |
Le profil de toxicité du trastuzumab semble être similaire dans les quatre essais sur le traitement adjuvant. La dysfonction cardiaque est la principale préoccupation associée au traitement par le trastuzumab (voir 7 Mises en garde et précautions).
Cancer du sein métastatique (CSM)
| Tableau 19 – Manifestations indésirables dont l’incidence était ≥ 1 % chez les patientes de l’étude H0649g (jusqu’à la première progression de la maladie au cours de l’étude) | |
|---|---|
| Tableau 19 – Manifestations indésirables dont l’incidence était ≥ 1 % chez les patientes de l’étude H0649g (jusqu’à la première progression de la maladie au cours de l’étude) | |
| Tableau 19 – Manifestations indésirables dont l’incidence était ≥ 1 % chez les patientes de l’étude H0649g (jusqu’à la première progression de la maladie au cours de l’étude) | |
| Tableau 19 – Manifestations indésirables dont l’incidence était ≥ 1 % chez les patientes de l’étude H0649g (jusqu’à la première progression de la maladie au cours de l’étude) | |
| Manifestation indésirable | Monothérapie (n=213) |
| Manifestation indésirable | Monothérapie (n=213) |
| Manifestation indésirable | Monothérapie (n=213) |
| Manifestation indésirable | Monothérapie (n=213) |
| Organisme entier | |
| Hypertrophie abdominale | 3 (1,4 %) |
| Douleur abdominale | 47 (22,1 %) |
| Blessure accidentelle | 12 (5,6 %) |
| Réaction allergique | 4 (1,9 %) |
| Ascite | 9 (4,2 %) |
| Asthénie | 100 (46,9 %) |
| Dorsalgie | 44 (20,7 %) |
| Carcinome | 9 (4,2 %) |
| Cellulite | 3 (1,4 %) |
| Douleur thoracique | 46 (21,6 %) |
| Frissons | 76 (35,7 %) |
| Frissons et fièvre | 7 (3,3 %) |
| Œdème facial | 4 (1,9 %) |
| Fièvre | 83 (39,0 %) |
| Syndrome grippal | 24 (11,3 %) |
| Céphalées | 56 (26,3 %) |
| Infection | 42 (19,7 %) |
| Inflammation au point d’injection | 3 (1,4 %) |
| Douleur au point d’injection | 4 (1,9 %) |
| Malaise | 7 (3,3 %) |
| Candidose | 4 (1,9 %) |
| Trouble des muqueuses | 4 (1,9 %) |
| Douleur dans le cou | 11 (5,2 %) |
| Néoplasie | 4 (1,9 %) |
| Douleur | 105 (49,3 %) |
| Douleur pelvienne | 8 (3,8 %) |
| Procédure | 4 (1,9 %) |
| État septique | 3 (1,4 %) |
| Appareil cardiovasculaire | |
| Trouble cardiovasculaire | 3 (1,4 %) |
| Insuffisance cardiaque congestive | 4 (1,9 %) |
| Arrêt cardiaque | 3 (1,4 %) |
| Hémorragie | 3 (1,4 %) |
| Hypertension | 4 (1,9 %) |
| Hypotension | 5 (2,3 %) |
| Migraine | 4 (1,9 %) |
| Palpitation | 4 (1,9 %) |
| Tachycardie | 13 (6,1 %) |
| Trouble vasculaire | 8 (3,8 %) |
| Vasodilatation | 16 (7,5 %) |
| Appareil digestif | |
| Anorexie | 28 (13,1 %) |
| Constipation | 27 (12,7 %) |
| Diarrhée | 57 (26,8 %) |
| Bouche sèche | 6 (2,8 %) |
| Dyspepsie | 17 (8,0 %) |
| Dysphagie | 5 (2,3 %) |
| Flatulences | 10 (4,7 %) |
| Gastro-entérite | 3 (1,4 %) |
| Trouble gastro-intestinal | 4 (1,9 %) |
| Insuffisance hépatique | 4 (1,9 %) |
| Jaunisse | 6 (2,8 %) |
| Sensibilité hépatique | 7 (3,3 %) |
| Ulcération buccale | 4 (1,9 %) |
| Nausées | 79 (37,1 %) |
| Nausées et vomissements | 16 (7,5 %) |
| Candidose buccale | 4 (1,9 %) |
| Trouble rectal | 4 (1,9 %) |
| Stomatite | 9 (4,2 %) |
| Vomissements | 60 (28,2 %) |
| Sang et lymphe | |
| Anémie | 9 (4,2 %) |
| Ecchymose | 7 (3,3 %) |
| Anémie hypochromique | 3 (1,4 %) |
| Leucopénie | 7 (3,3 %) |
| Lymphadénopathie | 3 (1,4 %) |
| Lymphœdème | 4 (1,9 %) |
| Troubles métaboliques et nutritionnels | |
| Déshydratation | 5 (2,3 %) |
| Œdème | 17 (8,0 %) |
| Hypercalcémie | 3 (1,4 %) |
| Hypokaliémie | 8 (3,8 %) |
| Hypomagnésémie | 3 (1,4 %) |
| Œdème périphérique | 21 (9,9 %) |
| Augmentation du sérum glutamo-pyruvique transaminase (SGPT) | 3 (1,4 %) |
| Gain de poids | 4 (1,9 %) |
| Perte de poids | 7 (3,3 %) |
| Appareil musculosquelettique | |
| Arthralgie | 13 (6,1 %) |
| Douleur osseuse | 18 (8,5 %) |
| Trouble articulaire | 3 (1,4 %) |
| Crampes dans les jambes | 14 (6,6 %) |
| Myalgie | 16 (7,5 %) |
| Myasthénie | 6 (2,8 %) |
| Système nerveux | |
| Démarche anormale | 5 (2,3 %) |
| Amnésie | 3 (1,4 %) |
| Anxiété | 28 (13,1 %) |
| Paresthésie périlabiale | 3 (1,4 %) |
| Confusion | 4 (1,9 %) |
| Convulsion | 4 (1,9 %) |
| Dépression | 16 (7,5 %) |
| Étourdissement | 28 (13,1 %) |
| Hypertonie | 9 (4,2 %) |
| Insomnie | 35 (16,4 %) |
| Nervosité | 6 (2,8 %) |
| Neuropathie | 4 (1,9 %) |
| Paralysie | 3 (1,4 %) |
| Paresthésie | 19 (8,9 %) |
| Névrite périphérique | 4 (1,9 %) |
| Somnolence | 15 (7,0 %) |
| Trouble de l’élocution | 3 (1,4 %) |
| Pensée anormale | 3 (1,4 %) |
| Tremblements | 4 (1,9 %) |
| Vertiges | 3 (1,4 %) |
| Appareil respiratoire | |
| Asthme | 13 (6,1 %) |
| Bronchite | 7 (3,3 %) |
| Augmentation de la toux | 60 (28,2 %) |
| Dyspnée | 49 (23,0 %) |
| Épistaxis | 12 (5,6 %) |
| Laryngite | 3 (1,4 %) |
| Trouble pulmonaire | 17 (8,0 %) |
| Pharyngite | 28 (13,1 %) |
| Épanchement pleural | 19 (8,9 %) |
| Pneumonie | 3 (1,4 %) |
| Pneumothorax | 4 (1,9 %) |
| Rhinite | 33 (15,5 %) |
| Sinusite | 25 (11,7 %) |
| Altération de la voix | 6 (2,8 %) |
| Peau et annexes | |
| Acné | 4 (1,9 %) |
| Alopécie | 3 (1,4 %) |
| Peau sèche | 4 (1,9 %) |
| Herpès simplex | 5 (2,3 %) |
| Zona | 4 (1,9 %) |
| Trouble des ongles | 4 (1,9 %) |
| Prurit | 24 (11,3 %) |
| Éruption cutanée | 30 (14,1 %) |
| Néoplasie cutanée bénigne | 3 (1,4 %) |
| Ulcération cutanée | 3 (1,4 %) |
| Transpiration | 8 (3,8 %) |
| Urticaire | 4 (1,9 %) |
| Organes des sens | |
| Vision anormale | 3 (1,4 %) |
| Amblyopie | 9 (4,2 %) |
| Conjonctivite | 5 (2,3 %) |
| Diplopie | 4 (1,9 %) |
| Trouble auditif | 5 (2,3 %) |
| Douleur dans l’oreille | 5 (2,3 %) |
| Perversion du goût | 5 (2,3 %) |
| Appareil urogénital | |
| Carcinome mammaire | 11 (5,2 %) |
| Douleur mammaire | 15 (7,0 %) |
| Dysurie | 8 (3,8 %) |
| Hématurie | 3 (1,4 %) |
| Fréquence urinaire | 7 (3,3 %) |
| Infection des voies urinaires | 7 (3,3 %) |
| Vaginite | 4 (1,9 %) |
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
|---|---|---|---|---|
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Tableau 20 – Manifestations indésirables survenues chez ≥ 1 % des patientes de l’étude H0648g (jusqu'à la première progression de la maladie pendant l'étude) | ||||
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Manifestation indésirable | Trastuzumab + AC (N=143) | AC seul (N=135) | Trastuzumab + Paclitaxel (N=91) | Paclitaxel seul (N=95) |
| Organisme entier | ||||
| Hypertrophie abdominale | 2 (1,4 %) | 1 (0,7 %) | 1 (1,1 %) | 1 (1,1 %) |
| Douleur abdominale | 33 (23,1 %) | 25 (18,5 %) | 31 (34,1 %) | 21 (22,1 %) |
| Abcès | 2 (1,4 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Blessure accidentelle | 13 (9,1 %) | 6 (4,4 %) | 12 (13,2 %) | 3 (3,2 %) |
| Réaction allergique | 6 (4,2 %) | 3 (2,2 %) | 7 (7,7 %) | 2 (2,1 %) |
| Réaction anaphylactoïde | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Ascite | 3 (2,1 %) | 6 (4,4 %) | (0,0 %) | 3 (3,2 %) |
| Asthénie | 78 (54,5 %) | 74 (54,8 %) | 56 (61,5 %) | 54 (56,8 %) |
| Dorsalgie | 39 (27,3 %) | 21 (15,6 %) | 33 (36,3 %) | 29 (30,5 %) |
| Carcinome | 6 (4,2 %) | 12 (8,9 %) | 7 (7,7 %) | 6 (6,3 %) |
| Cellulite | 2 (1,4 %) | 3 (2,2 %) | 3 (3,3 %) | 5 (5,3 %) |
| Douleur thoracique | 29 (20,3 %) | 28 (20,7 %) | 27 (29,7 %) | 26 (27,4 %) |
| Douleur thoracique sous le sternum | 3 (2,1 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Frissons | 50 (35,0 %) | 15 (11,1 %) | 38 (41,8 %) | 4 (4,2 %) |
| Frissons et fièvre | 3 (2,1 %) | 1 (0,7 %) | 5 (5,5 %) | 4 (4,2 %) |
| Kyste | 2 (1,4 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Œdème facial | 2 (1,4 %) | (0,0 %) | 4 (4,4 %) | 6 (6,3 %) |
| Douleur faciale | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Fièvre | 80 (55,9 %) | 45 (33,3 %) | 43 (47,3 %) | 22 (23,2 %) |
| Syndrome grippal | 17 (11,9 %) | 8 (5,9 %) | 11 (12,1 %) | 5 (5,3 %) |
| Céphalées | 63 (44,1 %) | 42 (31,1 %) | 33 (36,3 %) | 27 (28,4 %) |
| Hydrocéphalie | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Hypothermie | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Trouble immunitaire | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Infection | 67 (46,9 %) | 41 (30,4 %) | 42 (46,2 %) | 26 (27,4 %) |
| Œdème au point d’infection | 3 (2,1 %) | 1 (0,7 %) | 2 (2,2 %) | (0,0 %) |
| Hémorragie au point d’injection | 1 (0,7 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Hypersensibilité au point d’injection | 1 (0,7 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Inflammation au point d’injection | 12 (8,4 %) | 3 (2,2 %) | 3 (3,3 %) | 2 (2,1 %) |
| Douleur au point d’injection | 8 (5,6 %) | 4 (3,0 %) | 4 (4,4 %) | 5 (5,3 %) |
| Réaction au point d’injection | 6 (4,2 %) | 1 (0,7 %) | 6 (6,6 %) | 1 (1,1 %) |
| Anomalie des épreuves de laboratoire | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Le syndrome | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Malaise | 4 (2,8 %) | 7 (5,2 %) | 3 (3,3 %) | 4 (4,2 %) |
| Candidose | 3 (2,1 %) | 3 (2,2 %) | 1 (1,1 %) | 1 (1,1 %) |
| Trouble des muqueuses | 31 (21,7 %) | 25 (18,5 %) | 10 (11,0 %) | 7 (7,4 %) |
| Douleur dans le cou | 15 (10,5 %) | 11 (8,1 %) | 8 (8,8 %) | 5 (5,3 %) |
| Rigidité du cou | 3 (2,1 %) | (0,0 %) | (0,0 %) | 3 (3,2 %) |
| Nécrose | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Néoplasie | 5 (3,5 %) | 3 (2,2 %) | 3 (3,3 %) | 1 (1,1 %) |
| Douleur | 82 (57,3 %) | 56 (41,5 %) | 55 (60,4 %) | 58 (61,1 %) |
| Douleur pelvienne | 1 (0,7 %) | 2 (1,5 %) | 4 (4,4 %) | 2 (2,1 %) |
| Réaction de photosensibilité | 2 (1,4 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Procédure | 11 (7,7 %) | 5 (3,7 %) | 5 (5,5 %) | 2 (2,1 %) |
| Lésion attribuable aux radiations | (0,0 %) | 2 (1,5 %) | 1 (1,1 %) | 2 (2,1 %) |
| Réaction non évaluable | 14 (9,8 %) | 9 (6,7 %) | 4 (4,4 %) | 2 (2,1 %) |
| État septique | 10 (7,0 %) | 9 (6,7 %) | 4 (4,4 %) | 1 (1,1 %) |
| Mort subite | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Angine de poitrine | 3 (2,14 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Arythmie | 1 (0,7 %) | 2 (1,5 %) | (0,0 %) | 2 (2,1 %) |
| Fibrillation auriculaire | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | 2 (2,1 %) |
| Flutter auriculaire | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Bradycardie | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Cardiomégalie | 2 (1,4 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Cardiomyopathie | 10 (7,0 %) | 2 (1,5 %) | 1 (1,1 %) | (0,0 %) |
| Trouble cardiovasculaire | 3 (2,1 %) | 7 (5,2 %) | 3 (3,3 %) | 1 (1,1 %) |
| Accident cérébrovasculaire | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Insuffisance cardiaque congestive | 17 (11,9 %) | 2 (1,5 %) | 2 (2,2 %) | 1 (1,1 %) |
| Thrombophlébite profonde | 4 (2,8 %) | 1 (0,7 %) | 1 (1,1 %) | 1 (1,1 %) |
| Anomalie de l’électrocardiogramme | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Endocardite | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Arrêt cardiaque | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | 2 (2,1 %) |
| Insuffisance cardiaque | 1 (0,7 %) | 1 (0,7 %) | 2 (2,2 %) | (0,0 %) |
| Hémorragie | 2 (1,4 %) | 1 (0,7 %) | 3 (3,3 %) | (0,0 %) |
| Hypertension | 5 (3,5 %) | 4 (3,0 %) | 5 (5,5 %) | 4 (4,2 %) |
| Hypotension | 10 (7,0 %) | 5 (3,7 %) | 2 (2,2 %) | 3 (3,2 %) |
| Insuffisance cardiaque gauche | 14 (9,8 %) | 7 (5,2 %) | 5 (5,5 %) | (0,0 %) |
| Migraine | (0,0 %) | 2 (1,5 %) | 1 (1,1 %) | 3 (3,2 %) |
| Ischémie myocardique | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Pâleur | 7 (4,9 %) | 2 (1,5 %) | 1 (1,1 %) | 2 (2,1 %) |
| Palpitations | 8 (5,6 %) | 5 (3,7 %) | 4 (4,4 %) | 2 (2,1 %) |
| Épanchement péricardique | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Trouble vasculaire périphérique | (0,0 %) | (0,0 %) | 2 (2,2 %) | 3 (3,2 %) |
| Phlébite | 3 (2,1 %) | 1 (0,7 %) | 1 (1,1 %) | 1 (1,1 %) |
| Hypotension orthostatique | 4 (2,8 %) | 2 (1,5 %) | 1 (1,1 %) | 1 (1,1 %) |
| Embolie pulmonaire | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Choc | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Bradycardie sinusale | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Syncope | 4 (2,8 %) | 3 (2,2 %) | 4 (4,4 %) | 3 (3,2 %) |
| Tachycardie | 14 (9,8 %) | 7 (5,2 %) | 11 (12,1 %) | 4 (4,2 %) |
| Thrombophlébite | 2 (1,4 %) | 2 (1,5 %) | (0,0 %) | (0,0 %) |
| Thrombose | 3 (2,1 %) | (0,0 %) | 2 (2,2 %) | (0,0 %) |
| Varice | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Trouble vasculaire | 9 (6,3 %) | 7 (5,2 %) | 2 (2,2 %) | 2 (2,1 %) |
| Vasodilatation | 25 (17,5 %) | 22 (16,3 %) | 20 (22,0 %) | 19 (20,0 %) |
| Fibrillation ventriculaire | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Tachycardie ventriculaire | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Appareil digestif | ||||
| Selles anormales | 2 (1,4 %) | 1 (0,7 %) | 2 (2,2 %) | (0,0 %) |
| Anorexie | 44 (30,8 %) | 35 (25,9 %) | 22 (24,2 %) | 15 (15,8 %) |
| Chéilite | 1 (0,7 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Cholélithiase | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Cirrhose hépatique | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Colite | 3 (2,1 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Constipation | 51 (35,7 %) | 38 (28,1 %) | 23 (25,3 %) | 26 (27,4 %) |
| Diarrhée | 64 (44,8 %) | 34 (25,2 %) | 41 (45,1 %) | 28 (29,5 %) |
| Bouche sèche | 9 (6,3 %) | 12 (8,9 %) | 7 (7,7 %) | 5 (5,3 %) |
| Dyspepsie | 32 (22,4 %) | 27 (20,0 %) | 16 (17,6 %) | 15 (15,8 %) |
| Dysphagie | 11 (7,7 %) | 5 (3,7 %) | 3 (3,3 %) | 2 (2,1 %) |
| Éructations | 2 (1,4 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Sténose œsophagienne | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Ulcère œsophagien | 1 (0,7 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Œsophagite | 2 (1,4 %) | 8 (5,9 %) | (0,0 %) | 2 (2,1 %) |
| Impaction fécale | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Incontinence fécale | (0,0 %) | 1 (0,7 %) | 3 (3,3 %) | (0,0 %) |
| Flatulences | 5 (3,5 %) | 8 (5,9 %) | 1 (1,1 %) | 5 (5,3 %) |
| Gastrite | 3 (2,1 %) | 4 (3,0 %) | 3 (3,3 %) | (0,0 %) |
| Gastro-entérite | 2 (1,4 %) | 5 (3,7 %) | 2 (2,2 %) | (0,0 %) |
| Carcinome gastro- intestinal | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Trouble gastro-intestinal | 7 (4,9 %) | 5 (3,7 %) | 5 (5,5 %) | 2 (2,1 %) |
| Hémorragie gastro- intestinale | 3 (2,1 %) | 2 (1,5 %) | 2 (2,2 %) | 2 (2,1 %) |
| Gingivite | 4 (2,8 %) | 2 (1,5 %) | 2 (2,2 %) | (0,0 %) |
| Glossite | 3 (2,1 %) | 2 (1,5 %) | (0,0 %) | (0,0 %) |
| Hémorragie des gencives | 3 (2,1 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Hématémèse | 1 (0,7 %) | 1 (0,7 %) | 1 (1,1 %) | 1 (1,1 %) |
| Insuffisance hépatique | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | 3 (3,2 %) |
| Néoplasie hépatique | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Hépatite | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Hépatomégalie | 2 (1,4 %) | 1 (0,7 %) | 3 (3,3 %) | 1 (1,1 %) |
| Hépatosplénomégalie | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Iléus | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Augmentation de l’appétit | (0,0 %) | (0,0 %) | 2 (2,2 %) | 1 (1,1 %) |
| Augmentation de la salivation | 3 (2,1 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Obstruction intestinale | (0,0 %) | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) |
| Jaunisse | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | 4 (4,2 %) |
| Lésion hépatique | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Anomalies de tests de la fonction hépatique | 2 (1,4 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Sensibilité hépatique | 1 (0,7 %) | 2 (1,5 %) | 2 (2,2 %) | 1 (1,1 %) |
| Méléna | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | 1 (1,1 %) |
| Ulcération buccale | 17 (11,9 %) | 19 (14,1 %) | 4 (4,4 %) | 1 (1,1 %) |
| Nausées | 109 (76,2 %) | 107 (79,3 %) | 46 (50,5 %) | 46 (48,4 %) |
| Nausées et vomissements | 26 (18,2 %) | 12 (8,9 %) | 13 (14,3 %) | 11 (11,6 %) |
| Candidose buccale | 5 (3,5 %) | 6 (4,4 %) | 4 (4,4 %) | 6 (6,3 %) |
| Abcès parodontal | 1 (0,7 %) | (0,0 %) | 3 (3,3 %) | (0,0 %) |
| Colite pseudomembraneuse | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Trouble rectal | 10 (7,0 %) | 8 (5,9 %) | 6 (6,6 %) | (0,0 %) |
| Hémorragie rectale | 6 (4,2 %) | 1 (0,7 %) | 4 (4,4 %) | 1 (1,1 %) |
| Ulcère à l’estomac | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Stomatite | 43 (30,1 %) | 42 (31,1 %) | 9 (9,9 %) | 7 (7,4 %) |
| Ténesme | 4 (2,8 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Soif | 3 (2,1 %) | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) |
| Décoloration de la langue | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 % |
| Trouble de la langue | 2 (1,4 %) | 7 (5,2 %) | 1 (1,1 %) | (0,0 %) |
| Décoloration des dents | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Troubles dentaires | 2 (1,4 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Stomatite ulcérative | 1 (0,7 %) | 2 (1,5 %) | (0,0 %) | 2 (2,1 %) |
| Vomissements | 76 (53,1 %) | 66 (48,9 %) | 34 (37,4 %) | 27 (28,4 %) |
| Système endocrinien | ||||
| Syndrome de Cushing | 1 (0,7 %) | 4 (3,0 %) | (0,0 %) | 1 (1,1 %) |
| Diabète sucré | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Goitre | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Hyperthyroïdie | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Hypothyroïdie | 3 (2,1 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Thyroïdite | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Sang et lymphe | ||||
| Leucémie aiguë | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Anémie | 50 (35,0 %) | 34 (25,2 %) | 13 (14,3 %) | 9 (9,5 %) |
| Augmentation du temps de saignement | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Trouble la coagulation | (0,0 %) | (0,0 %) | 1 (1,1 %) | 1 (1,1 %) |
| Ecchymose | 9 (6,3 %) | 3 (2,2 %) | 7 (7,7 %) | 2 (2,1 %) |
| Anémie hémolytique | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Anémie hypochromique | 8 (5,6 %) | 1 (0,7 %) | 2 (2,2 %) | 2 (2,1 %) |
| Leucocytose | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Leucopénie | 74 (51,7 %) | 45 (33,3 %) | 22 (24,2 %) | 16 (16,8 %) |
| Lymphadénopathie | 6 (4,2 %) | 4 (3,0 %) | 2 (2,2 %) | 1 (1,1 %) |
| Lymphangite | 1 (0,7 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Lymphœdème | 8 (5,6 %) | 4 (3,0 %) | 3 (3,3 %) | 1 (1,1 %) |
| Dépression médullaire | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Arrêt de la maturation myéloïde | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Pancytopénie | 5 (3,5 %) | 3 (2,2 %) | 2 (2,2 %) | 1 (1,1 %) |
| Pétéchie | 3 (2,1 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Purpura | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Thrombocytémie | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Thrombopénie | 16 (11,2 %) | 12 (8,9 %) | 3 (3,3 %) | 3 (3,2 %) |
| Augmentation de la thromboplastine | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Troubles métaboliques et nutritionnels | ||||
| Acidose | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Augmentation de la phosphatase alcaline | 1 (0,7 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Bilirubinémie | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Cachexie | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Augmentation de la créatinine | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Déshydratation | 15 (10,5 %) | 5 (3,7 %) | 8 (8,8 %) | 9 (9,5 %) |
| Œdème | 16 (11,2 %) | 7 (5,2 %) | 9 (9,9 %) | 8 (8,4 %) |
| Anomalie des électrolytes | (0,0 %) | 2 (1,5 %) | (0,0 %) | (0,0 %) |
| Diminution de la tolérance au glucose | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Goutte | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Retard de croissance | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Anomalie de la cicatrisation | 4 (2,8 %) | (0,0 %) | 1 (1,1 %) | 2 (2,1 %) |
| Hypercalcémie | (0,0 %) | 1 (0,7 %) | 3 (3,3 %) | 6 (6,3 %) |
| Hypercholestérolémie | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Hyperglycémie | 2 (1,4 %) | 4 (3,0 %) | 2 (2,2 %) | 2 (2,14 %) |
| Hyperkaliémie | (0,0 %) | (0,0 %) | 3 (3,3 %) | 2 (2,1 %) |
| Hypernatrémie | (0,0 %) | (0,0 %) | 1 (1,1 %) | 1 (1,1 %) |
| Hyperuricémie | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Hypervolémie | (0,0 %) | 2 (1,5 %) | (0,0 %) | (0,0 %) |
| Hypocalcémie | 2 (1,4 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Hypoglycémie | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | 3 (3,2 %) |
| Hypokaliémie | 18 (12,6 %) | 6 (4,4 %) | 2 (2,2 %) | 3 (3,2 %) |
| Hypomagnésémie | 3 (2,1 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Hyponatrémie | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Hypophosphatémie | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Hypoprotéinémie | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Augmentation de la lacticodéshydrogénase | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Augmentation de l’azote uréique du sang | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Œdème périphérique | 29 (20,3 %) | 23 (17,0 %) | 20 (22,0 %) | 19 (20,0 %) |
| Augmentation du SGOT (sérum glutamo- oxaloacétique transaminase) | (0,0 %) | 1 (0,7 %) | 2 (2,2 %) | 3 (3,2 %) |
| Augmentation du SGPT (sérum glutamo- pyruvique transaminase) | (0,0 %) | (0,0 %) | 2 (2,2 %) | 1 (1,1 %) |
| Gain de poids | 4 (2,8 %) | 3 (2,2 %) | 2 (2,2 %) | 2 (2,1 %) |
| Perte de poids | 12 (8,4 %) | 8 (5,9 %) | 7 (7,7 %) | 5 (5,3 %) |
| Appareil musculosquelettique | ||||
| Arthralgie | 12 (8,4 %) | 13 (9,6 %) | 34 (37,4 %) | 20 (21,1 %) |
| Arthrite | 3 (2,1 %) | (0,0 %) | 4 (4,4 %) | 1 (1,1 %) |
| Trouble osseux | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Nécrose osseuse | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Douleur osseuse | 10 (7,0 %) | 9 (6,7 %) | 22 (24,2 %) | 17 (17,9 %) |
| Trouble articulaire | 5 (3,5 %) | 2 (1,5 %) | 2 (2,2 %) | 3 (3,2 %) |
| Crampes dans les jambes | 6 (4,2 %) | 3 (2,2 %) | 5 (5,5 %) | 2 (2,1 %) |
| Myalgie | 19 (13,3 %) | 17 (12,6 %) | 35 (38,5 %) | 34 (35,8 %) |
| Myasthénie | 4 (2,8 %) | 8 (5,9 %) | 6 (6,6 %) | 8 (8,4 %) |
| Myopathie | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Myosite | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Ostéoporose | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Fracture pathologique | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Polyarthrite rhumatoïde | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Contracture des tendons | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Ténosynovite | (0,0 %) | (0,0 %) | 2 (2,2 %) | (0,0 %) |
| Secousses musculaires | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | 2 (2,1 %) |
| Système nerveux | ||||
| Rêves anormaux | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Démarche anormale | 3 (2,1 %) | 4 (3,0 %) | 7 (7,7 %) | 4 (4,2 %) |
| Agitation | 2 (1,4 %) | 2 (1,5 %) | (0,0 %) | (0,0 %) |
| Amnésie | 3 (2,1 %) | 4 (3,0 %) | 2 (2,2 %) | 1 (1,1 %) |
| Anxiété | 26 (18,2 %) | 19 (14,1 %) | 17 (18,7 %) | 14 (14,7 %) |
| Ataxie | 2 (1,4 %) | 3 (2,2 %) | 6 (6,6 %) | 4 (4,2 %) |
| Œdème cérébral | 2 (1,4 %) | 2 (1,5 %) | 1 (1,1 %) | (0,0 %) |
| Paresthésie périlabiale | 1 (0,7 %) | 1 (0,7 %) | 2 (2,2 %) | 1 (1,1 %) |
| Coma | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Confusion | 8 (5,6 %) | (0,0 %) | 3 (3,3 %) | 6 (6,3 %) |
| Convulsion | 1 (0,7 %) | (0,0 %) | 2 (2,2 %) | 3 (3,2 %) |
| Dépression | 28 (19,6 %) | 16 (11,9 %) | 11 (12,1 %) | 12 (12,6 %) |
| Étourdissements | 34 (23,8 %) | 24 (17,8 %) | 20 (22,0 %) | 23 (24,2 %) |
| Dystonie | 2 (1,4 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Labilité émotionnelle | 3 (2,1 %) | 1 (0,7 %) | 2 (2,2 %) | (0,0 %) |
| Euphorie | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Syndrome extrapyramidal | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Pied tombant | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Syndrome de Guillain- Barré | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Hallucinations | 2 (1,4 %) | (0,0 %) | 1 (1,1 %) | 2 (2,1 %) |
| Hyperesthésie | 3 (2,1 %) | (0,0 %) | 2 (2,2 %) | 3 (3,2 %) |
| Hyperkinésie | 2 (1,4 %) | (0,0 %) | 3 (3,3 %) | 2 (2,1 %) |
| Hypertonie | 11 (7,7 %) | 3 (2,2 %) | 10 (11,0 %) | 3 (3,2 %) |
| Hypoesthésie | 1 (0,7 %) | 1 (0,7 %) | 1 (1,1 %) | 3 (3,2 %) |
| Hypocinésie | (0,0 %) | 1 (0,7 %) | 2 (2,2 %) | (0,0 %) |
| Incoordination | 2 (1,4 %) | (0,0 %) | 1 (1,1 %) | 3 (3,2 %) |
| Insomnie | 42 (29,4 %) | 21 (15,6 %) | 23 (25,3 %) | 12 (12,6 %) |
| Méningite | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Trouble du mouvement | (0,0 %) | 3 (2,2 %) | 1 (1,1 %) | 1 (1,1 %) |
| Nervosité | 6 (4,2 %) | 5 (3,7 %) | 4 (4,4 %) | 2 (2,1 %) |
| Névralgie | 3 (2,1 %) | 1 (0,7 %) | 1 (1,1 %) | 2 (2,1 %) |
| Neuropathie | 5 (3,5 %) | 6 (4,4 %) | 12 (13,2 %) | 5 (5,3 %) |
| Névrose | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Nystagmus | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Réaction paranoïde | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Paraplégie | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Paresthésie | 24 (16,8 %) | 15 (11,1 %) | 43 (47,3 %) | 37 (38,9 %) |
| Névrite périphérique | 3 (2,1 %) | 3 (2,2 %) | 21 (23,1 %) | 15 (15,8 %) |
| Diminution des reflexes | (0,0 %) | 1 (0,7 %) | 3 (3,3 %) | 1 (1,1 %) |
| Augmentation des reflexes | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Trouble du sommeil | 2 (1,4 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Somnolence | 15 (10,5 %) | 20 (14,8 %) | 9 (9,9 %) | 9 (9,5 %) |
| Trouble de l’élocution | 3 (2,1 %) | 1 (0,7 %) | 2 (2,2 %) | 2 (2,1 %) |
| Pensées anormales | 5 (3,5 %) | 1 (0,7 %) | 3 (3,3 %) | 1 (1,1 %) |
| Tremblements | 5 (3,5 %) | 2 (1,5 %) | 4 (4,4 %) | 4 (4,2 %) |
| Vertige | 4 (2,8 %) | 3 (2,2 %) | 3 (3,3 %) | 2 (2,1 %) |
| Faiblesse | (0,0 %) | 2 (1,5 %) | (0,0 %) | 1 (1,1 %) |
| Appareil respiratoire | ||||
| Apnée | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Asthme | 6 (4,2 %) | 5 (3,7 %) | 5 (5,5 %) | 2 (2,1 %) |
| Bronchite | 2 (1,4 %) | 5 (3,7 %) | 6 (6,6 %) | 2 (2,1 %) |
| Carcinome pulmonaire | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Augmentation de la toux | 62 (43,4 %) | 38 (28,1 %) | 38 (41,8 %) | 21 (22,1 %) |
| Sécheresse nasale | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Dyspnée | 60 (42,0 %) | 33 (24,4 %) | 25 (27,5 %) | 25 (26,3 %) |
| Épistaxis | 10 (7,0 %) | 8 (5,9 %) | 16 (17,6 %) | 4 (4,2 %) |
| Hémoptysie | 1 (0,7 %) | (0,0 %) | 2 (2,2 %) | (0,0 %) |
| Hoquet | 4 (2,8 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Hyperventilation | 3 (2,1 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Hypoxie | 4 (2,8 %) | 1 (0,7 %) | (0,0 %) | 5 (5,3 %) |
| Laryngisme | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Laryngite | (0,0 %) | (0,0 %) | 3 (3,3 %) | 1 (1,1 %) |
| Œdème laryngé | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Trouble pulmonaire | 12 (8,4 %) | 4 (3,0 %) | 7 (7,7 %) | 7 (7,4 %) |
| Œdème pulmonaire | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Pharyngite | 43 (30,1 %) | 25 (18,5 %) | 20 (22,0 %) | 13 (13,7 %) |
| Trouble pleural | (0,0 %) | (0,0 %) | 2 (2,2 %) | 1 (1,1 %) |
| Épanchement pleural | 9 (6,3 %) | 4 (3,0 %) | 6 (6,6 %) | 5 (5,3 %) |
| Pneumonie | 9 (6,3 %) | 4 (3,0 %) | 2 (2,2 %) | 2 (2,1 %) |
| Pneumothorax | 2 (1,4 %) | 2 (1,5 %) | (0,0 %) | (0,0 %) |
| Trouble respiratoire | 3 (2,1 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Rhinite | 31 (21,7 %) | 21 (15,6 %) | 20 (22,0 %) | 5 (5,3 %) |
| Sinusite | 18 (12,6 %) | 8 (5,9 %) | 19 (20,9 %) | 7 (7,4 %) |
| Changement des expectorations | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Augmentation des expectorations | 1 (0,7 %) | 2 (1,5 %) | (0,0 %) | 1 (1,1 %) |
| Paralysie des cordes vocales | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Altération de la voix | 5 (3,5 %) | (0,0 %) | 4 (4,4 %) | 3 (3,2 %) |
| Peau et annexes | ||||
| Acné | 4 (2,8 %) | 1 (0,7 %) | 10 (11,0 %) | 3 (3,2 %) |
| Alopécie | 83 (58,0 %) | 80 (59,3 %) | 51 (56,0 %) | 53 (55,8 %) |
| Dermatite de contact | (0,0 %) | (0,0 %) | 2 (2,2 %) | 1 (1,1 %) |
| Candidose cutanée | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Peau sèche | 1 (0,7 %) | 7 (5,2 %) | 4 (4,4 %) | 4 (4,2 %) |
| Eczéma | 2 (1,4 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Dermatite exfoliative | 2 (1,4 %) | 1 (0,7 %) | 3 (3,3 %) | 2 (2,1 %) |
| Dermatite fongique | 6 (4,2 %) | 5 (3,7 %) | 3 (3,3 %) | (0,0 %) |
| Furonculose | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Herpès simplex | 10 (7,0 %) | 11 (8,1 %) | 11 (12,1 %) | 3 (3,2 %) |
| Zona | 4 (2,8 %) | 4 (3,0 %) | 4 (4,4 %) | 2 (2,1 %) |
| Éruption maculopapuleuse | 2 (1,4 %) | 3 (2,2 %) | 3 (3,3 %) | 1 (1,1 %) |
| Mélanose | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Trouble des ongles | 6 (4,2 %) | 5 (3,7 %) | 4 (4,4 %) | 1 (1,1 %) |
| Prurit | 11 (7,7 %) | 8 (5,9 %) | 13 (14,3 %) | 12 (12,6 %) |
| Psoriasis | 1 (0,7 %) | 2 (1,5 %) | (0,0 %) | (0,0 %) |
| Éruption purpurique | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Éruption pustulaire | 1 (0,7 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Éruption cutanée | 38 (26,6 %) | 23 (17,0 %) | 35 (38,5 %) | 17 (17,9 %) |
| Séborrhée | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Décoloration cutanée | 7 (4,9 %) | 3 (2,2 %) | 2 (2,2 %) | 1 (1,1 %) |
| Trouble cutané | 3 (2,1 %) | 1 (0,7 %) | 2 (2,2 %) | 1 (1,1 %) |
| Hypertrophie cutanée | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Mélanome cutané | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Nodule cutané | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Ulcère cutané | 8 (5,6 %) | 6 (4,4 %) | 3 (3,3 %) | 1 (1,1 %) |
| Nodule sous-cutané | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Transpiration | 13 (9,1 %) | 10 (7,4 %) | 7 (7,7 %) | 3 (3,2 %) |
| Urticaire | 2 (1,4 %) | (0,0 %) | 1 (1,1 %) | 1 (1,1 %) |
| Éruption vésiculobulleuse | 1 (0,7 %) | 1 (0,7 %) | 3 (3,3 %) | 1 (1,1 %) |
| Organes des sens | ||||
| Vision anormale | 11 (7,7 %) | 3 (2,2 %) | 6 (6,6 %) | 3 (3,2 %) |
| Amblyopie | 8 (5,6 %) | 5 (3,7 %) | 5 (5,5 %) | 6 (6,3 %) |
| Blépharite | (0,0 %) | 2 (1,5 %) | (0,0 %) | (0,0 %) |
| Cécité | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Cataracte précisée | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Conjonctivite | 12 (8,4 %) | 9 (6,7 %) | 6 (6,6 %) | 2 (2,1 %) |
| Lésion cornéenne | (0,0 %) | 2 (1,5 %) | 1 (1,1 %) | (0,0 %) |
| Surdité | 2 (1,4 %) | 3 (2,2 %) | (0,0 %) | 2 (2,1 %) |
| Diplopie | 1 (0,7 %) | 2 (1,5 %) | 1 (1,1 %) | 2 (2,1 %) |
| Sécheresse oculaire | 3 (2,1 %) | 1 (0,7 %) | 1 (1,1 %) | 1 (1,1 %) |
| Trouble des oreilles | 2 (1,4 %) | 2 (1,5 %) | 1 (1,1 %) | 1 (1,1 %) |
| Douleur dans les oreilles | 4 (2,8 %) | 1 (0,7 %) | 3 (3,3 %) | 1 (1,1 %) |
| Trouble oculaire | 1 (0,7 %) | 2 (1,5 %) | (0,0 %) | (0,0 %) |
| Hémorragie oculaire | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) |
| Douleur oculaire | 1 (0,7 %) | 2 (1,5 %) | 2 (2,2 %) | (0,0 %) |
| Glaucome | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Hyperacousie | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Kératite | (0,0 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Trouble du larmoiement | 7 (4,9 %) | 12 (8,9 %) | 3 (3,3 %) | (0,0 %) |
| Otite moyenne | 3 (2,1 %) | 2 (1,5 %) | 3 (3,3 %) | (0,0 %) |
| Parosmie | 1 (0,7 %) | 2 (1,5 %) | 1 (1,1 %) | (0,0 %) |
| Photophobie | (0,0 %) | 2 (1,5 %) | 1 (1,1 %) | (0,0 %) |
| Ptose | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Occlusion de l’artère rétinienne | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Trouble rétinien | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Strabisme | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Perte du goût | 2 (1,4 %) | (0,0 %) | (0,0 %) | 3 (3,2 %) |
| Perversion du goût | 16 (11,2 %) | 18 (13,3 %) | 5 (5,5 %) | 3 (3,2 %) |
| Acouphène | 2 (1,4 %) | 2 (1,5 %) | 2 (2,2 %) | 2 (2,1 %) |
| Trouble vestibulaire | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Anomalie du champ de vision | 1 (0,7 %) | (0,0 %) | 3 (3,3 %) | (0,0 %) |
| Trouble du corps vitré | 2 (1,4 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Appareil urogenital | ||||
| Insuffisance rénale aiguë | (0,0 %) | (0,0 %) | 1 (1,1 %) | 1 (1,1 %) |
| Albuminurie | 2 (1,4 %) | (0,0 %) | 1 (1,1 %) | (0,0 %) |
| Aménorrhée | 2 (1,4 %) | 5 (3,7 %) | 1 (1,1 %) | (0,0 %) |
| Carcinome mammaire | 6 (4,2 %) | 3 (2,2 %) | 2 (2,2 %) | 5 (5,3 %) |
| Hypertrophie mammaire | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) |
| Néoplasie mammaire | 3 (2,14 %) | 2 (1,5 %) | 1 (1,1 %) | (0,0 %) |
| Douleur mammaire | 8 (5,6 %) | 7 (5,2 %) | 2 (2,2 %) | 6 (6,3 %) |
| Cystite | 1 (0,7 %) | 3 (2,2 %) | 1 (1,1 %) | 1 (1,1 %) |
| Dysménorrhée | (0,0 %) | (0,0 %) | (0,0 %) | 2 (2,1 %) |
| Dyspareunie | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Dysurie | 6 (4,2 %) | 7 (5,2 %) | 3 (3,3 %) | 3 (3,2 %) |
| Maladie fibrokystique du sein | 2 (1,4 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Hématurie | 3 (2,1 %) | 2 (1,5 %) | 2 (2,2 %) | 1 (1,1 %) |
| Hydronéphrose | 2 (1,4 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Insuffisance rénale | 1 (0,7 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Anomalie de la fonction rénale | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Douleur rénale | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Leucorrhée | 6 (4,2 %) | 1 (0,7 %) | (0,0 %) | 1 (1,1 %) |
| Mastite | 3 (2,1 %) | 1 (0,7 %) | 2 (2,2 %) | (0,0 %) |
| Ménopause | 3 (2,1 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Ménorragie | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | 2 (2,1 %) |
| Trouble menstruel | (0,0 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Métrorragie | 3 (2,1 %) | 1 (0,7 %) | 2 (2,2 %) | (0,0 %) |
| Nycturie | 1 (0,7 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Oligurie | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Résultat douteux au test de Papanicolaou | (0,0 %) | 1 (0,7 %) | (0,0 %) | (0,0 %) |
| Polyurie | (0,0 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Fréquence urinaire | 5 (3,5 %) | 8 (5,9 %) | 1 (1,1 %) | 1 (1,1 %) |
| Incontinence urinaire | 7 (4,9 %) | 1 (0,7 %) | 2 (2,2 %) | 1 (1,1 %) |
| Rétention urinaire | 2 (1,4 %) | (0,0 %) | (0,0 %) | 1 (1,1 %) |
| Trouble des voies urinaires | 1 (0,7 %) | 1 (0,7 %) | 1 (1,1 %) | 1 (1,1 %) |
| Infection des voies urinaires | 19 (13,3 %) | 9 (6,7 %) | 17 (18,7 %) | 13 (13,7 %) |
| Miction impérieuse | 1 (0,7 %) | 1 (0,7 %) | 2 (2,2 %) | (0,0 %) |
| Altération de la miction | 1 (0,7 %) | (0,0 %) | (0,0 %) | (0,0 %) |
| Anomalie des urines | 2 (1,4 %) | 1 (0,7 %) | 1 (1,1 %) | (0,0 %) |
| Hémorragie vaginale | (0,0 %) | 2 (1,5 %) | 1 (1,1 %) | 2 (2,1 %) |
| Candidose vaginale | 9 (6,3 %) | 2 (1,5 %) | 2 (2,2 %) | 1 (1,1 %) |
| Vaginite | 7 (4,9 %) | 8 (5,9 %) | 5 (5,5 %) | 1 (1,1 %) |
Avant d’administrer le trastuzumab en association avec le pertuzumab et le docétaxel, veuillez consulter les monographies respectives de ces agents pour plus de renseignements à leur sujet.
Cancer gastrique métastatique (CGM)
L’étude ToGA (BO18255) était une étude de phase III, randomisée, ouverte et multicentrique comparant le trastuzumab en association avec une fluoropyrimidine et le cisplatine et la chimiothérapie seule chez les patients atteints de cancer gastrique métastatique HER2-positif. Seuls 3,4 % des patients de chaque groupe de traitement présentaient un cancer au stade localement avancé. Chez la majorité des patients, le cancer était métastatique.
Les réactions indésirables qui se sont produites avec une incidence supérieure ou égale à 1 % dans l’étude ToGA (BO18255) sont présentées au Tableau 21.
| Tableau 21 – Réactions indésirables survenues avec une incidence ≥ 1 % dans l’étude ToGA (BO18255) | ||||
|---|---|---|---|---|
| Tableau 21 – Réactions indésirables survenues avec une incidence ≥ 1 % dans l’étude ToGA (BO18255) | ||||
| Tableau 21 – Réactions indésirables survenues avec une incidence ≥ 1 % dans l’étude ToGA (BO18255) | ||||
Fluoropyrimidine /cisplatine (FP) N = 290 No. (%) | Trastuzumab / fluoropyrimidine / cisplatine (H+FP) N = 294 No. (%) | |||
Fluoropyrimidine /cisplatine (FP) N = 290 No. (%) | Trastuzumab / fluoropyrimidine / cisplatine (H+FP) N = 294 No. (%) | |||
Fluoropyrimidine /cisplatine (FP) N = 290 No. (%) | Trastuzumab / fluoropyrimidine / cisplatine (H+FP) N = 294 No. (%) | |||
| Troubles des systèmes sanguin et lymphatique | ||||
| Neutropénie | 165 (57) | 157 (53) | ||
| Anémie | 61 (21) | 81 (28) | ||
| Thrombopénie | 33 (11) | 47 (16) | ||
| Neutropénie febrile | 8 (3) | 15 (5) | ||
| Leucopénie | 11 (4) | 11 (4) | ||
| Troubles cardiaques | ||||
| Palpitations | 2 (<1) | 6 (2) | ||
| Troubles de l’ouïe et du labyrinthe | ||||
| Surdité | 1 (<1) | 8 (3) | ||
| Trouble de la vue | ||||
| Larmoiement accru | 2 (<1) | 5 (2) | ||
| Troubles gastro-intestinaux | ||||
| Nausées | 184 (63) | 197 (67) | ||
| Vomissements | 134 (46) | 147 (50) | ||
| Diarrhée | 80 (28) | 109 (37) | ||
| Constipation | 93 (32) | 75 (26) | ||
| Stomatite | 43 (15) | 72 (24) | ||
| Douleurs abdominals | 42 (14) | 46 (16) | ||
| Douleurs abdominales supérieures | 15 (5) | 27 (9) | ||
| Dyspepsie | 16 (6) | 18 (6) | ||
| Hémorroïdes | 3 (1) | 5 (2) | ||
| Gêne abdominale | 3 (1) | 3 (1) | ||
| Sécheresse buccale | 2 (<1) | 4 (1) | ||
| Organisme entier ou point d’injection | ||||
| Fatigue | 82 (28) | 102 (35) | ||
| Asthénie | 53 (18) | 55 (19) | ||
| Pyrexie | 36 (12) | 54 (18) | ||
| Inflammation des muqueuses | 18 (6) | 37 (13) | ||
| Œdème | 25 (9) | 22 (7) | ||
| Œdème périphérique | 12 (4) | 17 (6) | ||
| Frissons | - | 23 (8) | ||
| Douleurs thoraciques | 4 (1) | 8 (3) | ||
| Malaise | 6 (2) | 6 (2) | ||
| Douleurs | 4 (1) | 5 (2) | ||
| Réaction liée à la perfusion | - | 3 (1) | ||
| Troubles hépatobiliaires | ||||
| Anomalie de la fonction hépatique | 3 (1) | 3 (1) | ||
| Infections et infestations | ||||
| Rhinopharyngite | 17 (6) | 37 (13) | ||
| Infection des voies respiratoires supérieures | 10 (3) | 15 (5) | ||
| Pneumonie | 2 (<1) | 9 (3) | ||
| Cystite | 1 (<1) | 5 (2) | ||
| Pharyngite | 2 (<1) | 4 (1) | ||
| Infection des voies respiratoires | 3 (1) | 3 (1) | ||
| Infection | 2 (<1) | 3 (1) | ||
| Grippe | 1 (<1) | 4 (1) | ||
| Troubles immunitaires | ||||
| Hypersensibilité | 3 (1) | 6 (2) | ||
| Lésions, intoxications et complications liées à l’intervention | ||||
| Contusion | 2 (<1) | 3 (1) | ||
| Épreuves de laboratoire | ||||
| Perte pondérale | 40 (14) | 69 (23) | ||
| Diminution du taux d’hémoglobine | 2 (<1) | 7 (2) | ||
| Diminution de la numération plaquettaire | 6 (2) | 1 (<1) | ||
| Diminution de la numération des neutrophiles | 3 (1) | 3 (1) | ||
| Troubles métaboliques et nutritionnels | ||||
| Anorexie | 133 (46) | 135 (46) | ||
| Hyperkaliémie | 3 (1) | - | ||
| Troubles musculosquelettiques et des tissus conjonctifs | ||||
| Dorsalgie | 15 (5) | 12 (4) | ||
| Douleurs dans les extrémités | 7 (2) | 4 (1) | ||
| Arthralgie | 2 (<1) | 7 (2) | ||
| Douleurs musculosquelettiques | 4 (1) | 5 (2) | ||
| Myalgie | 3 (1) | 4 (1) | ||
| Faiblesse musculaire | 3 (1) | 2 (<1) | ||
| Spasmes musculaires | 1 (<1) | 3 (1) | ||
| Douleurs musculosquelettiques thoraciques | 3 (1) | 1 (<1) | ||
| Douleurs dans le cou | 1 (<1) | 3 (1) | ||
| Troubles du système nerveux | ||||
| Étourdissements | 28 (10) | 31 (11) | ||
| Neuropathie sensorielle périphérique | 24 (8) | 23 (8) | ||
| Neuropathie périphérique | 21 (7) | 24 (8) | ||
| Dysgueusie | 14 (5) | 28 (10) | ||
| Céphalées | 19 (7) | 14 (5) | ||
| Paresthésie | 9 (3) | 9 (3) | ||
| Léthargie | 8 (3) | 6 (2) | ||
| Neuropathie motrice périphérique | 6 (2) | 8 (3) | ||
| Tremblements | 5 (2) | 3 (1) | ||
| Troubles rénaux et urinaires | ||||
| Insuffisance rénale | 39 (13) | 47 (16) | ||
| Néphropathie toxique | 12 (4) | 18 (6) | ||
| Insuffisance rénale aiguë | 2 (<1) | 3 (1) | ||
| Insuffisance rénale | 1 (<1) | 3 (1) | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Toux | 17 (6) | 19 (6) | ||
| Dyspnée | 16 (6) | 9 (3) | ||
| Épistaxis | 9 (3) | 13 (4) | ||
| Rhinorrhée | 2 (<1) | 6 (2) | ||
| Troubles psychiatriques | ||||
| Insomnie | 20 (7) | 24 (8) | ||
| Dépression | 5 (2) | 4 (1) | ||
| Anxiété | 5 (2) | 3 (1) | ||
| Troubles du sommeil | 3 (1) | 2 (<1) | ||
| Troubles de la peau et des tissus sous-cutanés | ||||
| Syndrome d’érythrodysesthésie palmoplantaire | 64 (22) | 75 (26) | ||
| Alopécie | 27 (9) | 32 (11) | ||
| Éruption cutanée | 12 (4) | 16 (5) | ||
| Troubles des ongles | 6 (2) | 13 (4) | ||
| Sécheresse cutanée | 4 (1) | 10 (3) | ||
| Prurit | 3 (1) | 8 (3) | ||
| Urticaire | 3 (1) | 3 (1) | ||
| Troubles vasculaires | ||||
| Hypertension | 7 (2) | 11 (4) | ||
| Hypotension | 6 (2) | 6 (2) | ||
Manifestations indésirables d’intérêt particulier
Les sous-sections suivantes donnent de l’information supplémentaire sur les manifestations indésirables observées dans les essais cliniques dans le cancer du sein au stade précoce, le CSM, le cancer gastrique métastatique ou après la commercialisation.
Toxicités cardiaques (cancer du sein précoce et cancer du sein métastatique)
Pour une description des toxicités cardiaques, voir 7 Mises en garde et précautions.
Toxicités cardiaques (cancer gastrique métastatique)
Dans l’étude ToGA (BO18255), la valeur de la FEVG médiane était, au moment de la sélection, de 64 % (écart de 48 à 90 %) dans le groupe FP et de 65 % (écart de 50 à 86 %) dans le groupe FP+H. Au départ, une valeur de FEVG de 50 % ou plus (mesurée par échographie ou MUGA) était exigée.
La majorité des diminutions de la FEVG relevées dans l’étude ToGA (BO18255) étaient asymptomatiques, à l’exception d’une patiente du groupe recevant du trastuzumab dont la diminution de la VEFG a coïncidé avec l’insuffisance cardiaque.
| Tableau 22 – Résumé des variations de la FEVG par rapport aux valeurs initiales dans l'étude ToGA (BO18255) | ||
|---|---|---|
| Diminution de la FEVG : valeur la plus basse après la sélection | FP / cisplatine (N = 290) (% des patientes dans chaque groupe de traitement) | Trastuzumab/FP/ cisplatine (N = 294) (% des patientes dans chaque groupe de traitement) |
| Diminution de FEVG de ≥10 %, à une valeur < 50 % | 1,1 % | 4,6 % |
| Valeur absolue < 50 % | 1,1 % | 5,9 % |
| *Diminution de la FEVG de ≥ 10 %, à une valeur ≥ 50 | 11,8 % | 16,5 % |
*Ne comprend que les patientes dont la méthode d’évaluation lors de cette visite était la même que celle de leurs évaluations initiales (F + C, n = 187 et H +FC, n = 237)
| Tableau 23 – Manifestations indésirables cardiaques dans l’étude ToGA (BO18255) | ||
|---|---|---|
FP / cisplatine (N = 290) (% des patientes dans chaque groupe de traitement) | Trastuzumab/FP/ cisplatine (N = 294) (% des patientes dans chaque groupe de traitement) | |
| Nombre total de manifestations indésirables cardiaques | 6% | 6% |
| MI de grade ≥ 3 selon les critères NCI-CTC v.3.0 | *3% | **1% |
* 9 patientes ayant présenté 9 manifestations
** 4 patientes ayant présenté 5 manifestations
Symptômes liés à la perfusion
Pendant la première perfusion de trastuzumab, on observe souvent des frissons ou de la fièvre chez les patients. Les autres signes ou symptômes peuvent inclure : nausées, vomissements, douleur, frissons, céphalées, toux, étourdissements, éruption cutanée, asthénie et hypertension. Les symptômes sont généralement d'intensité légère ou modérée, et se produisent rarement avec les perfusions subséquentes de trastuzumab. Les symptômes peuvent être traités avec un analgésique / antipyrétique comme la mépéridine ou l’acétaminophène, ou un antihistaminique comme la diphenhydramine (voir 4 Posologie et administration). L’interruption de la perfusion a été rare. Certaines manifestations indésirables aux perfusions de trastuzumab, notamment la dyspnée, l’hypotension, la respiration sifflante, le bronchospasme, la tachycardie, la diminution de la saturation en oxygène et la détresse respiratoire, peuvent être graves et potentiellement mortelles (voir 7 Mises en garde et précautions).
Hématotoxicité
Dans un essai clinique contrôlé et randomisé sur le CSM (H0648g), l’hématotoxicité de grade 3 ou 42 (selon l’OMS) a été observée chez 63 % des patientes traitées par le trastuzumab et une association anthracycline-cyclophosphamide, comparativement à 62 % des patientes traitées par une association anthracycline-cyclophosphamide sans trastuzumab. Il y a eu une augmentation de l’hématotoxicité de grade 3 ou 4 (OMS) chez les patientes traitées par l’association trastuzumab-paclitaxel, comparativement aux patientes ayant reçu seulement le paclitaxel (34 % vs 21 %).
Lors d’un essai randomisé et contrôlé mené auprès de patientes atteintes de CSM après la commercialisation, le taux d’hématotoxicité était plus élevé chez les patientes recevant le trastuzumab et le docétaxel que chez celles sous le docétaxel seul (32 % vs 22 % de neutropénie de grade 3/4, selon les critères du NCI-CTC). L’incidence de neutropénie fébrile / état septique neutropénique était aussi plus élevée chez les patientes traitées par le trastuzumab et le docétaxel que chez celles traitées uniquement par le docétaxel (23 % vs 17 %), voir 7 Mises en garde et précautions.
Anémie et leucopénie
Dans un essai clinique contrôlé et randomisé sur le CSM, l’incidence d’anémie et de leucopénie a été plus élevée dans le groupe recevant le trastuzumab et la chimiothérapie (26,9 % et 41 %), surtout dans le sous-groupe trastuzumab-AC (35,0 % et 51,7 %), que dans le groupe recevant la chimiothérapie seule (18,7 % et 26,5 %). Les manifestations cytopéniques étaient en majeure partie d’intensité légère ou modérée et réversibles et n’ont entraîné le retrait du trastuzumab
2 Toxicité hématologique de grade 3 selon l’OMS : Hémoglobine – 6,5-7,9 g/100 mL, 65-79 g/L, 4,0-4,9 mmol/L, Leucocytes (1000/mm3) – 1,0-1,9, Granulocytes (1000/mm3) – 0,5-0,9, Plaquettes (1000/mm3) – 25-49.
Toxicité hématologique de grade 4 selon l’OMS : Hémoglobine – <6,5 g/100 mL, <65 g/L, <4,0 mmol/L, Leucocytes (1000/mm3) – <1,0, Granulocytes (1000/mm3) – <0,5, Plaquettes (1000/mm3) – <25.
dans aucun cas.
L’hématotoxicité est rare à la suite de l’administration de trastuzumab comme monothérapie; en effet, l’incidence de toxicité de grade 3 en ce qui concerne les leucocytes, les plaquettes et l’hémoglobine était < 1 %. Aucune toxicité de grade 4 n’a été notée.
Dans l'étude B-31, l’incidence d’anémie de grade 3 à 5 était comparable entre les groupes trastuzumab + chimiothérapie et chimiothérapie seule (3,2 % vs 3,1 %). L'incidence de leucopénie de grade 3 à 5 était plus faible chez les patientes du groupe trastuzumab + chimiothérapie que chez celles du groupe chimiothérapie seule (10,0 % vs 10,7 %).
Dans l’étude N9831, l’incidence d’anémie de grade 3 à 5 était comparable entre les groupes trastuzumab + chimiothérapie et chimiothérapie seule (0,2 % vs 0,0 %). L’incidence de leucopénie de grade 3 à 5 était supérieure chez les patientes du groupe trastuzumab + chimiothérapie que chez celles du groupe chimiothérapie seule (8,5 % vs 7,7 %).
Dans l’étude BCIRG006, l’incidence d’anémie de grade 3 ou 4 selon la classification NCI-CTC v 2.0 était comparable entre le groupe AC-T (4,4 %) et le groupe AC-TH (4,9 %). Le groupe TCH avait une plus grande incidence d’anémie de grade 3 ou 4 (8,3 %), comme on peut s’y attendre en raison du profil de toxicité connu du carboplatine. L’incidence de leucopénie de grade 3 ou 4 selon la classification NCI-CTC v 2.0 (52,7 % AC-T, 61,5 % AC-TH et 49,9 % TCH) était semblable chez les patientes du groupe trastuzumab + chimiothérapie et celles du groupe chimiothérapie seule.
Thrombopénie
Dans l’essai HERA sur le cancer du sein au stade précoce, l’incidence de thrombopénie (0,1 % vs 0,06 %) était comparable chez les patientes du groupe trastuzumab + chimiothérapie et celles du groupe chimiothérapie seule.
Dans l’étude B-31 sur le cancer du sein au stade précoce, l’incidence de thrombopénie (2,2 % dans le groupe AC→TH vs 2,5 % dans le groupe AC→T) était inférieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule.
Dans l’étude N9831 sur le cancer du sein au stade précoce, l’incidence of thrombopénie (0 % dans le groupe AC→TH vs 0,3 % dans le groupe AC→T) était inférieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule.
Dans l’étude BCIRG-006 sur le cancer du sein au stade précoce, l’incidence de thrombopénie de grade 3 ou 4 (5,6 % dans le groupe AC→T, 6,8 % dans le groupe AC→TH) était supérieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule. L’incidence de thrombopénie de grade 3 ou 4 dans le groupe TCH (9,8 %) était supérieure à ce que l’on aurait pu prévoir en raison du profil de toxicité connu du carboplatine.
Neutropénie
Dans l’essai HERA sur le cancer du sein au stade précoce, l’incidence de neutropénie (0,4 % vs 0,2 %) était supérieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule.
Dans l’étude B-31 sur le cancer du sein au stade précoce, l’incidence de neutropénie fébrile (3,8 % dans le groupe AC→TH vs 4,7 % dans le groupe AC→T) était inférieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule. L’incidence de neutropénie (grade 3-5) (10,4 % dans le groupe AC→TH vs 9,9 % dans le groupe AC→T) était supérieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule.
Dans l’étude N9831 sur le cancer du sein au stade précoce, l’incidence de neutropénie fébrile (5,9 % dans le groupe AC→TH vs 4,3 % dans le groupe AC→T) était supérieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule. L’incidence de neutropénie (grade 3-5) (29,5 % dans le groupe AC→TH vs 27,3 % dans le groupe AC→T) était supérieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule.
Dans l’étude BCIRG-006, l’incidence de neutropénie fébrile selon la classification NCI-CTC v 2.0 (10,9 % dans le groupe AC→TH, 9,6 % dans le groupe TCH et 9,3 % dans le groupe AC→T) était comparable entre les patientes du groupe trastuzumab + chimiothérapie et celles du groupe chimiothérapie seule. L’incidence de neutropénie de grade 3 ou 4 selon la classification NCI-CTC v 2.0 (72,5 % dans le groupe AC→TH, 67,0 % dans le groupe TCH et 64,6 % dans le groupe AC→T) était comparable entre les patientes du groupe trastuzumab + chimiothérapie et celles du groupe chimiothérapie seule.
Infection
Dans trois études sur le cancer du sein au stade précoce, l’incidence d’infection était supérieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule (HERA : 29 % vs 12 %; B-31 : 32 % AC→TH vs 28 % AC→T; N9831 : 7,3 % AC→TH vs 4,7 % AC→T).
Dans l’étude BCIRG-006 sur le cancer du sein au stade précoce, l’incidence globale d’infection (tous grades confondus) était supérieure avec l’ajout de trastuzumab au schéma AC→T, mais pas au schéma TCH [44 % (AC→TH), 37 % (TCH), 38 % (AC→T)]. Les incidences d’infection de grade 3/4 selon le NCI-CTC étaient semblables [25 % (AC→TH), 21 % (TCH), 23 % (AC→T)] dans les trois groupes.
Dans un essai clinique randomisé et contrôlé sur le CSM, une incidence accrue d’infections, surtout de légères infections des voies respiratoires supérieures sans conséquence clinique importante et des infections liées au cathéter, a été observée chez les patientes recevant du trastuzumab en association avec la chimiothérapie.
Dans l’étude ToGA (BO18255) dans le cancer gastrique métastatique, des infections et des infestations ont été signalées chez 20 % des patients du groupe FP et 32 % des patients du groupe FP+H. Les principaux contributeurs à l’incidence supérieure d’infections et d’infestations dans le groupe trastuzumab étaient la rhinopharyngite (6 % dans le groupe FP vs 13 % dans le groupe FP+H) et l’infection des voies respiratoires supérieures (3 % vs 5 %).
Réactions d’hypersensibilité telles l’anaphylaxie et les manifestations pulmonaires
Dans l’essai HERA, il y a eu 4 cas de pneumonite interstitielle chez les patientes traitées par le trastuzumab et aucun cas dans le groupe témoin.
L’incidence de réactions allergiques (chimiothérapie seule vs trastuzumab + chimiothérapie : 3,7 % vs 3,4 % dans l’étude B-31 et 1,2 % vs 0,3 % dans l’étude N9831) était comparable entre les groupes de traitement dans les deux études.
L’incidence de manifestations pulmonaires dans l’analyse originale pour les études sur le traitement adjuvant (16,1 % vs 7,8 % dans l’étude B-31 et 4,1% vs 1,4 % dans l’étude N9831) était supérieure chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule. La manifestation pulmonaire la plus fréquente était la dyspnée. La majorité de ces manifestations étaient d’intensité légère ou modérée. On a signalé une manifestation pulmonaire mortelle chez 4 patientes du groupe trastuzumab + chimiothérapie. Une seule de ces patientes a effectivement reçu du trastuzumab. La cause du décès chez ces 4 patientes était l’arrêt cardio- respiratoire, la bronchopneumonie, l’insuffisance respiratoire et la pneumonie accompagnée de fièvre neutropénique. On a signalé une pneumonite / des infiltrats pulmonaires chez 20 patientes ayant participé à un des essais sur le traitement adjuvant. Douze de ces 20 patientes avaient reçu du trastuzumab + chimiothérapie. L’étiologie de la pneumonite / des infiltrats pulmonaires était l’hypersensibilité possible / réaction d’inflammation (n = 4), la pneumonie (n = 5), la toxicité attribuable aux radiations (n = 1) et une étiologie inconnue (n = 2).
Dans la plus récente mise à jour de l’analyse conjointe des études NSABP B-31 et NCCTG N9831 (suivi médian de 8,1 ans pour le groupe sous AC→TH et 8,5 ans pour le groupe sous AC→T), les incidences de manifestations indésirables de nature pulmonaire signalées dans l’étude B-31 étaient de 17,5 % dans le groupe AC→T + H et de 8,5 % dans le groupe AC→T. De même, les incidences de manifestations indésirables de nature pulmonaire signalées dans l’étude N9831 étaient de 4,0 % dans l’étude AC→T + H et de 1.7% dans le groupe AC→T. Ces résultats confirment les résultats de l’analyse originale, qui avait montré un taux supérieur de manifestations pulmonaires chez les patientes traitées par le trastuzumab. La dyspnée est restée la manifestation indésirable pulmonaire la plus fréquente signalée dans les deux études. La dyspnée peut être une conséquence de la dysfonction ventriculaire gauche cardiaque.
La pneumonite / les infiltrats pulmonaires ont été signalés chez 26 patientes des deux études (7 dans l’étude B-31, 18 dans l’étude N9831), 17 d’entre elles faisant partie du groupe AC→T + H. Les sept patientes de l’étude B-31 étaient dans le groupe AC→T + H et dix des patientes de l’étude N9831 étaient dans le groupe AC→T + H. Huit patientes ont présenté cette manifestation indésirable dans le groupe AC→T de l’étude N9831.
Dans l’étude BCIRG006, l’incidence de réactions allergiques selon la classification NCI-CTC v 2.0 était de 9,4 %, de 12,3 % et de 14,9 % dans les groupes AC→T, AC→TH et TCH, respectivement.
Chez les femmes recevant du trastuzumab pour traiter un CSM dans le cadre d’un essai clinique randomisé et contrôlé, l’incidence de toxicité pulmonaire était aussi accrue chez les patientes du groupe trastuzumab + chimiothérapie, comparativement à celles du groupe chimiothérapie seule (p. ex., dyspnée 36,3 % vs 25,2 %, trouble pulmonaire 8,1 % vs 4,8 %, œdème pulmonaire 0,4 % vs 0 %, épanchement pleural 6,4 % vs 3,9 %).
Durant la période postcommercialisation, de graves réactions d’hypersensibilité (y compris l’anaphylaxie), de réactions à la perfusion et de manifestations pulmonaires ont été signalées. Elles comprennent : anaphylaxie, œdème de Quincke, bronchospasme, hypotension, hypoxie, dyspnée, infiltrations pulmonaires, épanchement pleural, œdème pulmonaire non cardiogénique et syndrome de détresse respiratoire aiguë (voir 7 Mises en garde et précautions).
Thrombose / embolie
Dans l’étude BCIRG-006, l’incidence de thrombose / embolie tous grades confondus selon la classification NCI-CTC v 2.0 était supérieure chez les patientes du groupe trastuzumab en association avec le docétaxel et le carboplatine (TCH) (3,2 %), comparativement au groupe AC→TH (2,0 %) et AC→T (1,7 %). L’incidence de thrombose / embolie, grade 3 (thrombose veineuse profonde, nécessitant un anticoagulant) et de grade 4 (manifestations emboliques y compris embolie pulmonaire) combinés, était supérieure dans le groupe trastuzumab en association avec le docétaxel et le carboplatine (TCH) (2,7 %), comparativement aux groupes AC→TH (1,8 %) et AC→T (1,5 %).
Dans l’étude B-31, on a signalé une thrombose / embolie (tous grades confondus) chez 3,8 % des patientes du groupe trastuzumab + chimiothérapie vs 2,7 % des patientes du groupe chimiothérapie seule. Dans l’étude N9831, on a signalé une thrombose / embolie (tous grades confondus) chez 1,9 % des patientes du groupe trastuzumab + chimiothérapie vs 2,9 % de celles du groupe chimiothérapie seule.
L’incidence de manifestations indésirables thrombotiques était aussi supérieure chez les patients recevant le trastuzumab et la chimiothérapie, comparativement à la chimiothérapie seule dans un essai clinique randomisé portant sur le CSM (2,1 % vs 0 %).
Diarrhée
Chez les femmes recevant un traitement adjuvant contre le cancer du sein, l’incidence de diarrhée de grade 3-5 selon la classification NCI-CTC (v 2.0) (2,5 % vs 2,6 % [B-31]), de diarrhée de grade 3-5 selon la classification NCI-CTC (3,4 % vs 0,7 % [N9831]) et de diarrhée de grade 1-4 (7 % vs 1 % [HERA]) était supérieure chez les patientes recevant trastuzumab comparativement aux témoins. Dans l’étude BCIRG006, l’incidence de diarrhée de grade 3-4 [5,6 % AC-TH, 5,4 % TCH vs 3,1 % AC-T] et de grade 1-4 était supérieure [51 % AC-TH, 63 % TCH vs 43 % AC-T] chez les femmes recevant du trastuzumab.
Chez les patientes recevant trastuzumab en monothérapie en traitement du CSM, 25 % ont présenté de la diarrhée. Une incidence accrue de diarrhée, principalement d’intensité légère ou modérée, a été observée chez les patientes recevant du trastuzumab en association avec la chimiothérapie.
Dans l’étude ToGA (BO18255) sur le cancer gastrique métastatique, 109 patients (37 %) du groupe de traitement à base de trastuzumab, comparativement à 80 patients (28 %) du groupe témoin, ont présenté une diarrhée, quel qu’en soit le grade. Selon les critères de gravité CTCAE du NCI (v3.0), le pourcentage de patients ayant présenté une diarrhée de grade ≥ 3 était de 4 % dans le groupe FP et de 9 % dans le groupe FP+H.
Hépato- et néphrotoxicité
Dans un essai clinique contrôlé et randomisé mené auprès de femmes atteintes de CSM, l’incidence d’hépatotoxicité de grade 3 ou 43 (selon l’OMS) a été de 6 % chez les patientes traitées par le trastuzumab plus anthracycline et cyclophosphamide, comparativement à 8 % dans le groupe anthracycline-cyclophosphamide sans trastuzumab. L’hépatotoxicité a été moins fréquente avec l’association trastuzumab-paclitaxel qu’avec le paclitaxel (7 % vs 15 %).
L’administration de trastuzumab seul a entraîné une hépatotoxicité de grade 3 ou 4 (OMS) chez 12 % des patientes. Cette toxicité a été associée à une progression de la maladie au niveau du foie chez 60 % de ces patientes.
L’échelle d’évaluation de la toxicité utilisée dans les études HERA, NSABP B-31, NCCTG N9831 et BCIRG- 006 sur le traitement adjuvant du cancer du sein au stade précoce était la classification NCI-CTC v 2.0. Les définitions des augmentations de grade 3 et 4 de la créatinine sérique étaient les suivantes : grade 3 (> 3,0 à 6,0 X LSN) et grade 4 (> 6,0 X LSN).
Les fréquences d’augmentation de grade 3-4 de la créatinine sérique signalée dans chaque étude sont indiquées, par traitement, au Tableau 24.
| Tableau 24 – Fréquences d’augmentation de grade 3-4 de la créatinine sérique dans les études sur le traitement adjuvant du cancer du sein au stade précoce | ||
|---|---|---|
| Étude | Groupe | Augmentation de grade 3-4 de la créatinine sérique |
| Schéma | ||
| N | N | |
| % | ||
| HERA | Observation seulement | |
| 1708 | 0 | |
| 0.0 | ||
3 Toxicité hépatique de grade 3 selon l’OMS : Bilirubine – 5,1-10 x N, Transaminases (ASAT/ALAT) – 5,1-10 x N, Phosphatase alcaline – 5,1-10 x N, alors que N est la limite supérieure de la normale de la population à l’étude.
Toxicité hépatique de grade 4 selon l’OMS : Bilirubine – >10 x N, Transaminases (ASAT/ALAT) – >10 x N, Phosphatase alcaline – >10 x N, alors que N est la limite supérieure de la normale de la population à l’étude.
| Tableau 24 – Fréquences d’augmentation de grade 3-4 de la créatinine sérique dans les études sur le traitement adjuvant du cancer du sein au stade précoce | |||
|---|---|---|---|
| Étude | Groupe | Augmentation de grade 3-4 de la créatinine sérique | |
| Schéma | N | N | % |
| 1-an de trastuzumab | 1678 | 0 | 0.0 |
| NSABP B-31 | |||
| AC→T | 885 | 1 | 0.1 |
| AC→TH | 1030 | 0 | 0.0 |
| NCCTG N9831 | |||
| AC→T | 766 | 0 | 0.0 |
| AC→TH | 969 | 0 | 0.0 |
| BCIRG-006 | |||
| AC→T | 1041 | 6 | 0.6 |
| AC→TH | 1077 | 3 | 0.3 |
| TCH | 1056 | 1 | 0.1 |
Une plus grande incidence d’insuffisance rénale (13 % dans le groupe FP vs 16 % dans le groupe FP+H) et de néphropathie toxique (4 % dans le groupe FP vs 6 % dans le groupe FP+H) a été signalée dans l’étude ToGA (BO18255) sur le cancer gastrique métastatique selon les critères NCI-CTCAE (v 3.0). La toxicité rénale de grade ≥ 3 selon les critères CTCAE du NCI (v 3.0) était plus fréquente chez les patients recevant du trastuzumab que chez ceux qui recevaient la chimiothérapie seule (3 % et 2 % respectivement).
Dans la catégorie des troubles hépatobiliaires, on a signalé une hyperbilirubinémie de grade ≥ 3 selon les critères CTCAE du NCI (v 3.0) chez 1 % des patients recevant du trastuzumab, comparativement à < 1 % des patients dans le groupe de chimiothérapie seule.
Affections hématologiques et du système lymphatique
Dans l’étude ToGA (BO18255) sur le cancer gastrique métastatique, le pourcentage total de patients ayant présenté une manifestation indésirable de grade ≥ 3 selon la catégorie des troubles hématologiques et lymphatiques de la classification NCI-CTC v3.0 était de 38 % dans le groupe FP et de 40 % dans le groupe FP + H.
| Tableau 25 – Troubles hématologiques et lymphatiques : manifestations indésirables de grade ≥ 3 les plus souvent signalées, avec un taux d’incidence ≥ 1 % | ||
|---|---|---|
FP / cisplatine (N = 290) (% de patientes dans chaque groupe de traitement) | Trastuzumab / FP /cisplatine (N = 294) (% de patientes dans chaque groupe de traitement) | |
| Neutropénie | 30% | 27% |
| Anémia | 10% | 12% |
| Neutropénie fébrile | 3% | 5% |
| Thrombopénie | 3% | 5% |
| Leucopénie | <1% | 2% |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Cancer du sein au stade précoce
Liste des manifestations indésirables survenues avec un taux d’incidence < 1 % dans l’étude B-31 (analyse finale après un suivi médian de 8,1 ans dans le groupe AC→T+H)
Allergie / immunologie: allergie-autre, réaction auto-immune
Audition / ouïe: ouïe-autre, oreille interne / ouïe, oreille moyenne / ouïe
Sang / moelle osseuse: hématologie-autre, hémolyse, transfusion : plaquettes, transfusion : culot globulaire
Cardiovasculaire (arythmie): arythmie-autre, arythmie / dysrythmie nodale / jonctionnelle, palpitations, tachycardie sinusale, arythmies supraventriculaires*, épisode vasovagal, arythmie ventriculaire
Cardiovasculaire (général): troponine cardiaque I (cTnI), ischémie cardiaque / infarctus*, circulatoire ou cardiaque – autre, hypotension, épanchement péricardique / péricardite, ischémie artérielle périphérique, phlébite (superficielle), ischémie artérielle viscérale (non myocardique)
Coagulation: coagulation - autre, temps de prothrombine
Symptômes constitutionnels: symptômes constitutionnels - autre, rigidité / frissons*, perte de poids
Dermatologie / peau: ecchymose (en l’absence de thrombopénie), dermatite, peau sèche, érythème polymorphe, bouffées de chaleur, réaction cutanée mains-pieds, réaction au point d’injection, changement dans la pigmentation, urticaire (zébrures, papules), plaie - non infectieuse
Endocrine: endocrine - autre, féminisation de l’homme, hypothyroïdie, syndrome d’antidiurèse inappropriée
Gastro-intestinal: colite, ulcère duodénal, dysphagie, dysphagie – œsophagienne, flatulence, ulcère gastrique, gastrite, sécheresse buccale, mucosité attribuable aux radiations, pancréatite, proctite, modifications des glandes salivaires, trouble de l’odorat
Hémorragie: hémorragie / saignements du SNC, épistaxis, hématurie*, hémorragie / saignements sans thrombopénie, mélaena / saignement gastro-intestinal, pétéchies / purpura, saignement rectal / hématochézie
Hépatique: phosphatase alcaline*, bilirubine*, GGT (gammaglutamyl transpeptidase), hypertrophie hépatique, hépatique - autre, hypoalbuminémie
Infection / neutropénie fébrile : infection liée au cathéter
Lymphatique: lymphatique - autre
Métabolique / laboratoire: amylase, CPK (créatinine phosphokinase), hypocalcémie, hypokaliémie, hypercholestérolémie, hyperkaliémie, hypertriglycéridémie, hypomagnésémie, hyponatrémie, hypophosphatémie, lipase, métabolique - autre
Musculosquelettique: arthrite, faiblesse musculaire, ostéonécrose
Neurologie: arachnoïdite / méningisme / radiculite, ischémie cérébrovasculaire du SNC*, confusion, dérangement cognitif / problèmes d’apprentissage, délire, niveau de conscience diminué, mouvements extrapyramidaux / involontaires, agitation, leucoencéphalopathie, perte de mémoire, neurologique - autre, neuropathie - crânienne, trouble de la personnalité / du comportement, crises épileptiques, altération du langage, tremblement, vertige
Non codé: terme brut inconnu
Oculaire / visuel: cataracte, glaucome, conjonctivite, oculaire - autre, vision - double vision (diplopie), vision – points lumineux / corps flottants, vision - photophobie
Douleur: dysménorrhée, dyspareunie, mal d’oreille (otalgie), douleur attribuable aux radiations, douleur pelvienne, douleur pleurétique, rectale ou périrectale (proctalgie), douleur tumorale
Pulmonaire: syndrome de détresse respiratoire aigu (SDRA), hypoxie, épanchement pleural (non malin), pneumonite / infiltrats pulmonaires, pneumothorax, fibrose pulmonaire, changements de la voix / stridor / larynx
Morbidité liée aux radiations: radiations - autre
Rénal / génito-urinaire: spasmes de la vessie, créatinine, incontinence, protéinurie, insuffisance rénale- autre, obstruction urétérale
Fonction sexuelle / reproductive: libido, fonction sexuelle / reproductive - autre
*Terme de manifestation indésirable décrit sur la fiche d’observations des manifestations indésirables.
Liste des manifestations indésirables survenues à une incidence < 1 % dans l’étude N9831 (Analyse finale après un suivi médian de 8,1 ans dans le groupe sous AC→T+H)
Audition / ouïe: oreille interne / ouïe
Sang / moelle osseuse: cellularité de la moelle osseuse, hémoglobine*, plaquettes*, transfusion : plaquettes, transfusion : culots globulaires
Cardiovasculaire (arythmie): arythmie - autre, bradycardie sinusale, tachycardie sinusale, arythmies supraventriculaires, épisode vasovagal, arythmie ventriculaire
Cardiovasculaire (général): circulatoire ou cardiaque - autre, hypotension, épanchement péricardique / péricardite, phlébite (superficielle), ischémie artérielle viscérale (non myocardique)
Symptômes constitutionnels: fièvre (en l’absence de neutropénie), rigidité / frissons, gain de poids, perte de poids
Dermatologie / peau: dermatite, érythème multiforme, réaction cutanée pieds-mains, réaction au point d’injection, photosensibilité, dermatite attribuable aux radiations, éruption cutanée / desquamation, peau – autre, plaie - infectieux
Endocrine: endocrine - autre, hypothyroïdie, syndrome d’antidiurèse inappropriée
Gastro-intestinal: anorexie, colite, constipation, déshydratation, diarrhée avec colostomie antérieure*, dyspepsie, GI - autre, iléus, stomatite / pharyngite*
Hémorragie: hémorragie / saignements du SNC, hémorragie / saignement avec thrombopénie
Hépatique: AST, ALT
Lymphatique: lymphatique*
Métabolique / laboratoire: hypoglycémie, hypokaliémie, hyponatrémie
Musculosquelettique: arthrite
Neurologie: ataxie (incoordination), ischémie cérébrovasculaire du SNC, confusion, étourdissements / vertiges, hallucinations, insomnie, perte de mémoire, modification de l’humeur – anxiété / agitation, modification de l’humeur - dépression, altération du langage, syncope (évanouissement)
Oculaire / visuel: conjonctivite
Douleur: douleur abdominale ou crampes, douleur osseuse, dyspareunie, céphalées, douleur neuropathique, douleur - autre, douleur pleurétique
Pulmonaire: syndrome de détresse respiratoire aigu, apnée, toux, VEMS, hypoxie, épanchement pleural (non malin), fibrose pulmonaire, pulmonaire - autre
Rénal / génito-urinaire: dysurie (miction douloureuse), fistule ou fistule génito-urinaire, insuffisante rénale, rénal / génito-urinaire - autre, fréquence urinaire / miction impérieuse
Fonction sexuelle / reproductive: menstruations irrégulières (changement par rapport au point de départ)
*Terme de manifestation indésirable décrit sur la fiche d’observations des manifestations indésirables.
Liste des manifestations indésirables survenues avec un taux d’incidence < 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification NCI-CTC v 2.0
Allergie / immunologie: vasculite
Audition / ouïe: conduit auditif externe
Sang / moelle osseuse: leucocytes (nombre total de globules blancs), plaquettes, transfusion : plaquettes, transfusion : culots sanguins
Cardiovasculaire (général): ischémie cérébrovasculaire dans le SNC, hypertension, hypotension, phlébite (superficielle), thrombose / embolie, ischémie cardiaque / infarctus, œdème, myocardite
Cardiovasculaire (arythmie): tachycardie sinusale, épisode vasovagal, anomalie de la conduction / bloc atrioventriculaire, bradycardie sinusale, arythmie ventriculaire (ESV / bigéminie / trigéminie / tachycardie ventriculaire)
Dermatologie / peau: photosensibilité, réaction cutanée de rappel après la radiothérapie (réaction après une chimiothérapie sans radiothérapie supplémentaire se produisant à un site de radiothérapie antérieur), urticaire (rayures, zébrures).
Gastro-intestinal: colite, ulcère duodénal (nécessite d’être documenté par radiographie ou endoscopie), dysphagie – œsophagienne liée à la radiothérapie, ulcère gastrique (nécessite d’être documenté par radiographie ou endoscopie), dyspepsie / brûlure d’estomac
Hémorragie: hématémèse, hématurie (en l’absence de saignement vaginal), hémoptysie, hémorragie / saignement sans thrombopénie de grade 3 ou 4, méléna / saignement GI, pétéchies / purpura (hémorragie / saignement dans la peau ou la muqueuse)
Hépatique: phosphatase alcaline, bilirubine, GGT (gammaglutamyl transpeptidase), douleur hépatique, hypoalbuminémie, AST, ALT
Endocrine: trait cushingoïde (p. ex., visage en forme de lune avec ou sans bosse de bison, obésité abdominale, vergetures), hypothyroïdie
Métabolique/laboratoire: hypercalcémie, hypercholestérolémie, hyperkaliémie, hypernatrémie, hypertriglycéridémie, hyperuricémie, hypocalcémie, hypoglycémie, hyponatrémie Musculosquelettique: arthrite, myosite (inflammation / lésion musculaire)
Neurologie: arachnoïdite / syndrome méningé / radiculite, ataxie (incoordination), diminution du niveau de conscience, symptômes extrapyramidaux / mouvement involontaire / agitation, hallucinations, altération de l’humeur - euphorie, neuropathie - crânienne, trouble de la personnalité / du comportement, crises épileptiques, trouble du langage (p. ex., dysphasie ou aphasie)
Oculaire / visuel: cataracte, glaucome, oreille moyenne / audition, vision – vision double (diplopie), vision – points lumineux / corps flottants, vision – cécité nocturne (nyctalopie), vision - photophobie
Douleur: dysménorrhée, dyspareunie, douleur pelvienne, douleur pleurétique, douleur attribuable aux radiations, douleur rectale ou périrectale (proctalgie), douleur thoracique (non cardiaque et non pleurétique)
Pulmonaire: apnée, VEMS, hoquet, épanchement pleural (non malin), fibrose pulmonaire, pneumonite / infiltrats pulmonaires, pneumothorax, dyspnée (essoufflement)
Rénal / génito-urinaire: spasmes de la vessie, créatinine, protéinurie, insuffisance rénale, rétention urinaire, changement de la couleur de l’urine (non liée à une cause alimentaire ou physiologique, par exemple bilirubine, urine concentrée, hématurie)
Liste des manifestations indésirables survenues avec un taux d’incidence < 1 % dans l’étude BCIRG-006 (suivi de 5 ans) selon la classification COSTART
Organisme entier: distension abdominale, douleur abdominale, abcès, réaction d’aggravation, réaction allergique, ascites, asthénie, odeur corporelle, cellulite, douleur thoracique sous le sternum, frissons, troubles du collagène, granulome, halitose, céphalées, hernie, altération des niveaux hormonaux, hydrocéphalie, hypothermie, trouble du système immunitaire, infection, infection fongique, infection parasitique, œdème au point d’injection, hémorragie au point d’injection, inflammation au point d’injection, réaction au point d'injection, anomalies des épreuves de laboratoire, malaise, trouble des muqueuses, rigidité du cou, nécrose, néoplasie, douleur pelvienne, péritonite, réaction de photosensibilité, lésion attribuable aux radiations, polyarthrite rhumatoïde, sclérodermie, infection virale
Manifestations indésirables cardiaques (organisme entier): douleur thoracique sous le sternum, œdème facial, douleur, angine de poitrine
Appareil cardiovasculaire: sténose aortique, stomatite aphteuse, arythmie, artériosclérose, bigéminie, bradycardie, bloc de branche, cardiomyopathie, cardiospasme, trouble cardiovasculaire, occlusion carotidienne, accident cérébrovasculaire, chéilite, insuffisance cardiaque congestive, trouble coronarien, occlusion coronarienne, dyspnée, anomalie de l’électrocardiogramme, endocardite, extrasystoles, arrêt cardiaque, insuffisance cardiaque, malformation cardiaque, hyperkinésie, hyperlipidémie, hypokinésie, hypotension, hypertonie, insuffisance cardiaque gauche, ischémie myocardique, pâleur, palpitation, péricardite, trouble vasculaire périphérique, angiome stellaire, extrasystoles supraventriculaires, tachycardie supraventriculaire, syncope, onde T inversée, tachycardie, thrombophlébite, varices, anomalie vasculaire, trouble vasculaire, augmentation de la pression veineuse, extrasystoles ventriculaires, œdème périphérique
Appareil digestif: cholécystite, cholélithiase, cirrhose hépatique, colite, constipation, diarrhée, dysphagie, éructation, hémorragie œsophagienne, incontinence fécale, augmentation de la gammaglutamyl transpeptidase, gastrite, gastro-entérite, trouble gastro-intestinal, hémorragie gastro- intestinale, gingivite, glossite, hépatite, hépatomégalie, augmentation de l’appétit, jaunisse, anomalies des tests de la fonction hépatique, nécrose hépatique, sensibilité hépatique, méléna, ulcérations buccales, nausées, candidose buccale, ulcère perforé de l’estomac, abcès parodontal, proctite, hémorragie rectale, sialadénite, atonie de l’estomac, stomatite, décoloration de la langue, trouble de la langue, œdème de la langue, troubles dentaires, malformation dentaire, vomissements
Système endocrinien: diabète sucré, trouble endocrinien, goitre, hyperthyroïdie, trouble thyroïdien
Sang et lymphe: anémie aplasique, ecchymose, hémolyse, anémie hypochromique, leucopénie, lymphadénopathie, anémie macrocytaire, trouble myéloprolifératif, pancytopénie, pétéchie, purpura, thrombopénie
Troubles métaboliques et nutritionnels: acidose, albuminurie, augmentation de l’azote uréique du sang, anomalie électrolytique, anomalie enzymatique, œdème généralisé, anomalie de la cicatrisation, hypercalcémie, hypercholestérolémie, hyperlipidémie, hypoglycémie, hypophosphatémie, hypoprotéinémie, hypovolémie, augmentation de la lacticodéshydrogénase, dépôts de graisses dans le foie, alcalose respiratoire, soif, urémie, perte de poids
Appareil musculosquelettique: arthrite, arthrose, trouble osseux, douleur osseuse, bursite, spasme généralisé, myalgie, myasthénie, myosite, ostéomyélite, contracture des tendons, ténosynovite
Système nerveux: rêves anormaux, démarche anormale, agitation, amnésie, anxiété, ataxie, stimulation du SNC, coma, délire, dépression, étourdissements, bouche sèche, dysautonomie, labilité émotionnelle, paralysie faciale, grand mal, hyperesthésie, hyperkinésie, hypoesthésie, hypocinésie, iléus, incoordination, augmentation de la salivation, myélite, myoclonie, nervosité, névralgie, nystagmus, paresthésie, névrite périphérique, diminution des réflexes, somnolence, anomalie de la pensée, tremblements, trismus, vasodilatation, apnée
Appareil respiratoire: asthme, atélectasie, bronchite, augmentation de la toux, dyspnée, hémoptysie, hoquet, hyperventilation, hypoxie, laryngisme, laryngite, œdème laryngé, trouble pulmonaire, œdème pulmonaire, fibrose pulmonaire, trouble pleural, pneumonie, pneumothorax, trouble respiratoire, augmentation des expectorations, réaction au point d’application
Peau et annexes cutanées: peau sèche, eczéma, érythème polymorphe, dermatite exfoliative, dermatite fongique, furonculose, trouble des cheveux, zona, hirsutisme, ichthyose, érythème maculopapuleuse, psoriasis, érythème pustulaire, néoplasie cutanée bénigne, carcinome cutané, décoloration cutanée, granulome cutané, hypertrophie cutanée, nodule cutané, ulcère cutané, transpiration, érythème vésiculobulleux
Organes des sens: anomalie de l’accommodation, blépharite, cécité, œdème conjonctival, lésion cornéenne, surdité, trouble auditif, paralysie extraoculaire, trouble oculaire, hémorragie oculaire, glaucome, kératite, trouble du larmoiement, mydriase, ophtalmie, otite moyenne, parosmie, ptose, trouble pupillaire, trouble de la réfraction, trouble vasculaire rétinien, perte du goût, perversion du goût, acouphène, trouble vestibulaire, trouble vitreux
Appareil urogénital: aménorrhée, carcinome mammaire, hypertrophie mammaire, néoplasie mammaire, trouble du col de l’utérus, néoplasie du col de l’utérus, cystite, dysménorrhée, dyspareunie, dysurie, trouble endométrial, hyperplasie endométriale, lactation féminine, œdème génital, anomalie de la fonction rénale, douleur rénale, mastite, ménopause, ménorragie, trouble menstruel, métrorragie, nycturie, oligurie, trouble ovarien, polyurie, rupture utérine, néphropathie toxique, grossesse non planifiée, urétrite, fréquence urinaire, incontinence urinaire, trouble des voies urinaires, infection des voies urinaires, anomalie des urines, trouble utérin, hypertrophie des léiomyomes utérins, hémorragie utérine, néoplasie utérine, hémorragie vaginale, candidose vaginale, vaginite, trouble vulvovaginal, vulvo-vaginite.
Autres manifestations indésirables graves
Les manifestations indésirables graves suivantes se sont produites chez au moins une des 958 patientes traitées par le trastuzumab dans les essais cliniques sur le CSM menés avant l’approbation de mise en marché:
Organisme entier: hypertrophie abdominale, réaction allergique, réaction anaphylactoïde, ascite, carcinome, cellulite, frissons et fièvre, décès, dermatomyosite, hydrocéphalie, nécrose, néoplasie, douleur pelvienne, lésion attribuable aux radiations, état septique, malaise
Appareil cardiovasculaire: fibrillation auriculaire, cardiomyopathie, trouble cardiovasculaire, accident cérébrovasculaire, thrombophlébite profonde, arrêt cardiaque, insuffisance cardiaque, hémorragie, hypotension, épanchement péricardique, embolie pulmonaire, thrombophlébite, thrombose, syncope, choc, tachycardie supraventriculaire, trouble vasculaire, arythmie ventriculaire
Appareil digestif: colite, dysphagie, hémorragie œsophagienne, ulcère œsophagien, gastrite, gastro- entérite, trouble gastro-intestinal, hémorragie gastro-intestinale, hématémèse, coma hépatique, insuffisance hépatique, néoplasie hépatique, hépatite, hépatomégalie, iléus, obstruction intestinale, sensibilité hépatique, pancréatite, hémorragie d’un ulcère peptique, colite pseudomembraneuse, hémorragie rectale
Système endocrinien: hypothyroïdie
Sang: leucémie aiguë, trouble de la coagulation, lymphangite, dépression médullaire, arrêt de la maturation myéloïde, pancytopénie
Troubles métaboliques: bilirubinémie, retard de croissance, hypercalcémie, hyponatrémie, hypoglycémie, hypomagnésémie, perte de poids
Appareil musculosquelettique: fracture pathologique, nécrose osseuse, myopathie
Système nerveux: ataxie, néoplasie du SNC, confusion, convulsion, grand mal, réaction maniaque, pensée anormale
Appareil respiratoire: apnée, asthme, hypoxie, laryngite, trouble pulmonaire, œdème pulmonaire, épanchement pleural, pneumonie, pneumothorax, trouble respiratoire
Peau: zona, ulcération cutanée, peau sèche
Organes des sens: amblyopie, surdité, occlusion de l’artère rétinienne
Appareil uro-génital: carcinome mammaire, néoplasie mammaire, cancer du col de l’utérus, hématurie, cystite hémorragique, hydronéphrose, insuffisance rénale, anomalie de la fonction rénale, pyélonéphrite, hémorragie vaginale
Cancer gastrique métastatique
Liste 1 : Réactions indésirables survenues avec une incidence < 1 % dans l’étude ToGA (BO18255)
Troubles cardiaques: arythmie, fibrillation auriculaire, flutter auriculaire, bradycardie, insuffisance cardiaque, insuffisance ventriculaire gauche.
Troubles oculaires: sécheresse oculaire.
Troubles gastro-intestinaux: douleurs abdominales inférieures, hémorragie des hémorroïdes, gonflement des lèvres.
Organisme entier et point d’injection: maladie pseudogrippale, trouble des muqueuses.
Troubles hépatobiliaires: insuffisance hépatique, hépatite toxique, hépatotoxicité, ictère. Infections et infestations: bronchite, cellulite, zona, infection des voies respiratoires inférieures, infection pulmonaire, septicémie neutropénique, paronychie, rhinite, état septique, sinusite, infection des voies urinaires.
Épreuves de laboratoire: augmentation du taux d’alanine-aminotransférase, augmentation du taux d’aspartate aminotransférase, augmentation du taux sanguin de la phosphatase alcaline, augmentation du taux sanguin de lacticodéshydrogénase, augmentation du taux sanguin de potassium, diminution de la tension artérielle, diminution de la fraction d’éjection, augmentation du taux de gammaglutamyl transpeptidase, augmentation des transaminases, diminution de la numération érythrocytaire.
Troubles métaboliques et nutritionnels: baisse de l’appétit, rétention liquidienne.
Troubles musculosquelettiques et du tissu conjonctif: arthrite, gonflement articulaire.
Troubles du système nerveux: neurotoxicité, parésie, somnolence, neuropathie toxique.
Troubles rénaux et urinaires: trouble rénal.
Troubles respiratoires, thoraciques et médiastinaux: syndrome de détresse respiratoire aiguë, hypoxie, œdème pharyngé, épanchement pleural, pneumonite.
Troubles de la peau et des tissus sous-cutanés: acné, dermatite, érythème, hyperhidrose, éruption cutanée maculaire, éruption cutanée papuleuse, éruption cutanée pruritique.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Sans objet.
8.5 Manifestations indésirables survenues après la commercialisation
| Tableau 26 - Effets indésirables observés après la mise en marché | |
|---|---|
| Tableau 26 - Effets indésirables observés après la mise en marché | |
| Classe de système d’organes | Effet indésirable |
| Classe de système d’organes | Effet indésirable |
| Infections et infestations | Cystite |
| Sepsie neutropénique | |
| Affections hématologiques ou lymphatiques | Hypoprothrombinémie Thrombopénie immunitaire |
| Affections immunitaires | Réaction anaphylactoïde |
| Réaction anaphylactique | |
| Choc anaphylactique | |
| Affections du métabolisme et de la nutrition | Syndrome de lyse tumorale |
| Affections oculaires | Madarose |
| Affections cardiaques | Choc cardiogénique |
| Tachycardie | |
| Épanchement péricardique | |
| Affections respiratoires, thoraciques ou médiastinaux | Bronchospasme |
| Diminution de la saturation en oxygène | |
| Insuffisance respiratoire | |
| Maladie pulmonaire interstitielle | |
| Infiltration pulmonaire | |
| Syndrome de détresse respiratoire aiguë | |
| Détresse respiratoire | |
| Fibrose pulmonaire | |
| Hypoxie | |
| Œdème laryngé | |
| Affections hépatobiliaires | Lésion hépatocellulaire |
| Affections du rein et des voies urinaires | Glomérulopathie |
| Insuffisance rénale | |
| Affections gravidiques, puerpérales et périnatales | Hypoplasie pulmonaire |
| Hypoplasie rénale | |
| Oligoamnios | |
Manifestations indésirables
Le Tableau 27, ci-dessous, décrit les manifestations indésirables signalées chez les patients ayant reçu du trastuzumab.
| Tableau 27 – Manifestation indésirables | |
|---|---|
| Classe de système d’organes | Effet indésirable |
| Infections et infestations | Méningite |
| Bronchite | |
| Trouble sanguins et lymphatiques | Leucémie |
| Troubles nerveux | Trouble cérébrovasculaire |
| Léthargie | |
| Coma | |
| Troubles de l’oreille ou du labyrinthe | Vertiges |
| Troubles respiratoires, thoraciques et médiastinaux | Hoquet |
| Dyspnée d’effort | |
| Troubles gastro-intestinaux | Gastrite |
| Pancréatite | |
| Troubles musculosquelettiques et des tissus conjonctifs | Douleurs musculosquelettiques |
| Troubles rénaux | Dysurie |
| Troubles de l'appareil reproducteur et du système urinaire | Douleurs mammaires |
| Troubles généraux et au point d’administration | Gêne thoracique |
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Le trastuzumab n’a fait l’objet d’aucune étude formelle sur les interactions médicamenteuses chez l’humain. On n’a pas noté de signe suggérant fortement une interaction cliniquement significative avec les médicaments concomitants utilisés dans les études cliniques. Toutefois, l’administration concomitante de paclitaxel et de trastuzumab a réduit de moitié la clairance du trastuzumab dans une étude sur des primates non humains. Lors d’une étude clinique, le taux sérique de trastuzumab semblait être multiplié par 1,5 lorsque le trastuzumab était administré avec du paclitaxel, mais cette constatation n’a pu être confirmée par une étude de pharmacocinétique de population (voir 10 Pharmacologie clinique, 10.3 Pharmacocinétique).
Une étude de pharmacocinétique de population a été réalisée avec les données des études de phase I, II et III pour estimer la pharmacocinétique du trastuzumab à l’état d’équilibre chez des patients ayant reçu une dose d’attaque de 4 mg/kg suivie d’une dose d’entretien hebdomadaire de 2 mg/kg. L’administration concomitante d’une chimiothérapie (soit anthracycline-cyclophosphamide, soit paclitaxel) ne semblait pas influencer la pharmacocinétique du trastuzumab.
Les données des essais cliniques de phase III évoquent la possibilité d’une interaction médicamenteuse entre le trastuzumab et les chimiothérapies à base d’anthracycline. Cependant, à l’heure actuelle, il n’existe aucune description du profil pharmacocinétique de la doxorubicine ou de l’épirubicine en présence de trastuzumab, ni de la nature exacte de l’interaction possible avec ces médicaments.
Avant d’administrer ADHEROZA en association avec le pertuzumab et le docétaxel, veuillez consulter les monographies respectives de ces agents pour plus de renseignements à leur sujet.
9.3 Interactions médicament-comportement
Aucune étude officielle sur les interactions entre le trastuzumab et le comportement n’a été menée.
9.4 Interactions médicament-médicament
Aucune étude officielle sur les interactions entre le trastuzumab et les médicaments n’a été menée.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les examens de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le trastuzumab est un anticorps monoclonal humanisé recombinant (obtenu par génie génétique) qui vise sélectivement le domaine extracellulaire du récepteur 2 du facteur de croissance épidermique humain (HER2). Il s’agit d’un isotype IgG1 qui contient des régions charpentes humaines et les régions CDR (régions déterminant la complémentarité) d’un anticorps anti-p185 HER2 murin qui se fixe à HER2 chez l’humain.
Le proto-oncogène HER2 (ou c-erbB2) code pour une protéine de type récepteur ayant une seule région transmembranaire et un poids moléculaire de 185 kDa, qui est structuralement apparentée au récepteur du facteur de croissance épidermique. On observe une surexpression de la protéine HER2 dans 25 à 30 % des cancers primitifs du sein. Les études sur le taux de positivité de HER2 dans le cancer gastrique (CG) au moyen de l’immunohistochimie (IHC) et l’hybridation in situ en fluorescence (FISH) ou l’hybridation in situ chromogène (CISH) ont montré une grande variation de positivité de HER2 allant de 6,8 % à 34,0 % pour IHC et de 7,1 % à 42,6 % pour l’analyse FISH. L’amplification du gène HER2 entraîne une augmentation de l’expression de la protéine HER2 à la surface des cellules tumorales, ce qui donne lieu à l’activation constitutive de la protéine HER2. Les études indiquent que les femmes dont la tumeur surexprime HER2 ont une survie sans maladie plus courte que les femmes qui ont une tumeur sans surexpression de HER2. On peut déterminer le niveau de surexpression de la protéine HER2 à l’aide d’une évaluation immunohistochimique de blocs de tissu tumoral fixé, de méthodes ELISA sur échantillons de tissu ou de sérum ou de la technique d’hybridation in situ sous marquage fluorescent. Note : Jusqu’à présent, seules les données obtenues par la méthode de coloration immunohistochimique sont applicables au traitement par le trastuzumab (voir 4 Posologie et administration, 4.1 Considérations posologiques, Sélection des patients).
Les analyses in vitro et les études chez les animaux ont indiqué que le trastuzumab inhibe la prolifération des cellules tumorales humaines qui surexpriment HER2.
Le trastuzumab est un médiateur de la cytotoxicité cellulaire dépendant des anticorps (ADCC). In vitro, l’ADCC induite par le trastuzumab vise les cellules cancéreuses surexprimant HER2 de préférence aux cellules cancéreuses qui ne surexpriment pas HER2.
Pharmacologie détaillée
HER2 appartient à la famille des récepteurs à activité tyrosine-kinase analogues au récepteur du facteur de croissance épidermique (également appelé HER ou ErbB), qui sont d’importants médiateurs de la croissance, de la différenciation et de la survie des cellules. Cette famille de récepteurs est constituée de quatre membres distincts : le récepteur du facteur de croissance épidermique (EGFR, HER1 ou ErbB1), HER2 (neu ou ErbB2), HER3 (ErbB3) et HER4 (tyro2 ou ErbB4). Dans un tissu donné, ces récepteurs sont rarement, voire jamais, exprimés individuellement, mais sont présents sous diverses combinaisons. À l’heure actuelle, on connaît neuf ligands qui se fixent directement à EGFR, à HER3 ou à HER4. Aucun ligand n’a été identifié pour HER2, mais l’association de HER2 avec d’autres membres de la famille HER est nécessaire pour que le signal soit émis par le ligand. L’activation de HER2 peut aussi se faire par auto-association. Dans un sous-ensemble de cancers du sein, l’amplification génique donne lieu à des concentrations de protéine HER2 entre 10 et 100 fois plus élevées dans les cellules tumorales que dans l’épithélium mammaire adjacent sain. Même une modeste surexpression peut entraîner une activation constitutive du récepteur HER2 par auto-association.
Plusieurs stratégies thérapeutiques ont été employées pour cibler les cancers affichant une surexpression de HER2. Une stratégie courante, qui s’appuie sur des études concernant le EGFR, étroitement apparenté, est la production d’anticorps qui inhibent la croissance des cellules possédant des récepteurs HER2/neu activés. L’un de ces groupes d’anticorps monoclonaux anti-HER2 a conduit à l’identification du parent murin du trastuzumab, le muMAb 4D5. Cet anticorps reconnaît un épitope extracellulaire (acides aminés 529-627) au niveau du domaine II riche en cystéine qui se situe très près de la région transmembranaire. Pour que l’anticorps murin MAb 4D5 puisse être administré aux humains de façon prolongée, on l’a humanisé, ce qui a donné le trastuzumab (rhuMAb HER2). Les études de liaison en solution ont révélé que le trastuzumab se fixe au domaine extracellulaire de la protéine recombinante HER2 avec une affinité (Kd) de 0,1 nM, liaison trois fois plus solide que celle du muMAb 4D5. L’humanisation a également augmenté l’interaction avec le système immunitaire humain.
Effets in vitro des anticorps monoclonaux anti-HER2 : le trastuzumab a inhibé la croissance des lignées de cellules cancéreuses humaines – celles qui ont besoin de se fixer à un substrat solide pour croître et celles qui n’ont pas besoin de structure d’ancrage – exprimant HER2 à un taux supérieur à la normale. Le trastuzumab a réduit de façon significative le pourcentage de cellules entrant en phase S et augmenté le pourcentage de cellules en phase G0/G1. Le traitement des cellules SK-BR-3, lignée de cellules tumorales mammaires humaines surexprimant HER2 à un degré 3+, par le trastuzumab a donné lieu à une induction marquée de l’inhibiteur de la cycline-dépendante kinase (CDK2), p27KIP1. Par ailleurs, une induction similaire de la protéine p130, liée au rétinoblastome, a été observée. Ces données cadrent avec la notion que les effets cytostatiques du trastuzumab découlent de l’inhibition de la progression du cycle cellulaire.
Les cellules qui surexpriment HER2 sont intrinsèquement résistantes aux effets cytotoxiques du TNFα (facteur de nécrose tumorale, cachectine). Quand on traite les cellules surexprimant HER2 avec le muMAb 4D5, elles deviennent sensibilisées au TNFα.
On pense que les molécules intervenant dans l’adhésion cellulaire jouent un rôle crucial dans l’évolution des cellules malignes. Une de ces molécules, la E-cadhérine, est un facteur clé dans le maintien de la morphologie des cellules épithéliales. Les cellules transfectées HER2 ont exprimé un taux significativement plus faible de E-cadhérine et d’α2-intégrine. Le traitement de ces cellules transfectées à l’aide du muMAb 4D5 a normalisé les taux de E-cadhérine et d’α2-intégrine.
L’angiogenèse est d’une importance primordiale pour la survie des tumeurs solides. Le VEGF (facteur de croissance de l’endothélium des vaisseaux) est l’un des plus importants médiateurs de l’angiogenèse tumorale. Récemment, on a démontré que le traitement des cellules tumorales surexprimant HER2 avec le muMAb 4D5 réduit la production de VEGF. La suppression de l’angiogenèse peut renforcer l’activité du traitement par l’anticorps monoclonal anti-HER2 in vivo.
Régulation négative induite par le trastuzumab : on pense que la régulation négative des complexes récepteur-ligand est un important mécanisme d’atténuation de la signalisation par les récepteurs. Le traitement par le muMAb 4D5 et le trastuzumab déloge une fraction importante de HER2 de la membrane plasmatique, ce qui réduit le nombre de récepteurs disponibles pour l’auto-dimérisation ou la dimérisation avec d’autres membres de la famille HER, ce qui atténue le signal de croissance constitutive induit par HER2.
Interaction avec le système immunitaire humain par l’intermédiaire du fragment Fc de l’IgG1 : le trastuzumab n’a pas exercé de cytotoxicité dépendant du complément, probablement à cause de la présence de protéines membranaires régulatrices du complément, entre autres le CD35 (récepteur du complément, CR1), le CD55 (protéine membranaire DAF) ou le CD46 (protéine MCP).
Cependant, le trastuzumab a affiché une forte cytotoxicité cellulaire dépendant des anticorps (ADCC) dirigée contre les cellules surexprimant HER2. L’ADCC liée au trastuzumab s’est exercée par l’intermédiaire du FcγRIII sur les cellules tueuses naturelles et les monocytes. L’interaction entre le trastuzumab et le récepteur Fcγ de faible affinité est déterminée par l’avidité; l’opsonisation des cellules tumorales cibles par le trastuzumab est nécessaire à l’activité. La composante avidité de l’ADCC tributaire du trastuzumab contribue au profil d’innocuité de l’anticorps; l’ADCC vise les cellules tumorales surexprimant HER2 de préférence aux tissus contenant un taux normal de HER2.
Études d’efficacité en association avec des cytotoxiques : l’efficacité du trastuzumab en association avec des agents de chimiothérapie a été évaluée in vitro et in vivo dans un modèle de xénogreffe chez la souris utilisant des lignées cellulaires surexprimant HER2. L’efficacité antitumorale a été statistiquement supérieure in vivo avec le trastuzumab en association avec le cisplatine, la doxorubicine, le paclitaxel, le cyclophosphamide, le méthotrexate, l’étoposide et la vinblastine. Dans le cas du 5-fluoro-uracile, qui a exercé une action antagoniste à celle du trastuzumab in vitro, l’association in vivo a été plus efficace que le trastuzumab seul mais moins efficace que le 5-fluoro-uracile seul. L’association paclitaxel-trastuzumab a entraîné l’inhibition de la croissance tumorale la plus marquée et a donné lieu à un taux de régression tumorale complète significativement supérieur à celui obtenu avec le paclitaxel ou le trastuzumab en monothérapie.
Pharmacocinétique non clinique : les données pharmacocinétiques non cliniques obtenues chez la souris et le singe indiquent que le trastuzumab est éliminé lentement du sérum. Chez les singes qui ont reçu la dose de 1,5 mg/kg sous forme de bolus i.v., la demi-vie a varié de 6 à 10 jours. Chez les souris, la pharmacocinétique de doses uniques de trastuzumab était indépendante de la dose. Selon les données sur l’administration de doses uniques chez le singe, la pharmacocinétique dépendait de la dose; une augmentation de la dose a entraîné une augmentation de la demi-vie et une diminution de la clairance. La pharmacocinétique chez le singe était également non linéaire entre l’administration de doses uniques et l’administration de doses multiples. Des doses multiples de 2 à 25 mg/kg ont entraîné une pharmacocinétique similaire chez les singes.
Les études de distribution tissulaire ont révélé que le trastuzumab cible efficacement les tumeurs qui surexpriment p185HER2 in vivo. Le sort du trastuzumab chez les primates autres que l’homme est fondamentalement identique à celui de l’anticorps parent murin (muMAb 4D5), sauf que le trastuzumab n’a pas entraîné de réponse anticorps significative. Le volume de distribution initial est quasi équivalent au volume plasmatique et, chez le singe, le volume approximatif à l’état d’équilibre dépasse le volume plasmatique de 60 % environ au maximum.
Le devenir du trastuzumab est déterminé par des processus d’élimination et de distribution. Il est difficile de désigner l’un ou l’autre de ces processus, car l’un implique la liaison irréversible entraînant la dégradation du trastuzumab et l’autre, la liaison réversible, qui permet la survie du trastuzumab. Le trastuzumab devrait subir à peu près le même sort que les IgG1 endogènes, sauf pour la destinée spécifique tributaire de l’antigène lié aux cellules cibles (récepteur p185HER2) chez les primates. Chez l’humain, la destinée spécifique du trastuzumab dépend de la fraction liée aux cellules à la fois dans les cellules normales et les cellules cancéreuses surexprimant le récepteur p185HER2 et de la formation d’un complexe avec le domaine extracellulaire circulant du récepteur HER2 (antigène soluble) chez les patients qui présentent des taux d’antigène soluble. La clairance a été évaluée dans des études sur la souris et le singe, où les complexes formés avec la version recombinante de l’antigène soluble ont été éliminés plus rapidement que le trastuzumab libre, ce qui implique que la formation d’un complexe trastuzumab-antigène soluble est un autre mécanisme d’élimination du trastuzumab.
Pharmacocinétique clinique : des concentrations mesurables du domaine extracellulaire circulant du récepteur HER2 (antigène soluble) sont présentes dans le sérum de certains patients dont la tumeur surexprime la protéine HER2. Le dosage des échantillons de sérum prélevés avant le traitement a révélé que 64 % des patients (286/447) avaient un taux décelable d’antigène soluble, celui-ci atteignant 1880 ng/ml dans certains spécimens (médiane = 11 ng/ml). Les patients dont le taux d’antigène soluble était plus élevé au départ avaient tendance à avoir un creux sérique de trastuzumab plus faible. Cependant, avec une administration hebdomadaire, le taux sérique cible de trastuzumab était atteint à la semaine 6 chez la plupart des patients ayant un taux élevé d’antigène soluble.
Dans le cadre d’une étude, le creux sérique moyen de trastuzumab était systématiquement environ 1,5 fois plus élevé quand le trastuzumab avait été administré avec le paclitaxel que lorsqu’il avait été administré avec l’association anthracycline-cyclophosphamide. À la semaine 20, le creux et le pic sériques moyens de trastuzumab étaient respectivement de 85,2 et 131,4 mcg/ml chez les patients de l’étude H0648g portant sur des associations. Le creux et le pic sériques moyens de trastuzumab étaient respectivement de 70,8 et 115,2 mcg/ml chez les patients recevant ADHEROZA avec l’association anthracycline-cyclophosphamide, et ils étaient de 99,8 et 147,7 mcg/ml chez les patients recevant ADHEROZA associé au paclitaxel. Par contre, les valeurs estimées des paramètres de pharmacocinétique du trastuzumab dans le modèle de pharmacocinétique avec population sélectionnée n'étaient pas influencées par une chimiothérapie concomitante (paclitaxel ou anthracycline-cyclophosphamide).
Dans les études chez les primates, l’administration concomitante de trastuzumab et de paclitaxel a entraîné une réduction de la clairance du trastuzumab. Les taux sériques de trastuzumab résultant de la coadministration avec le cisplatine, l’association doxorubicine-cyclophosphamide ou l’association épirubicine-cyclophosphamide semblent indiquer qu’il n’y a aucune interaction avec ces produits, mais aucune étude formelle portant sur les interactions médicamenteuses n’a été réalisée.
10.2 Pharmacodynamie
Voir la section 10.1 Mode d’action. Aucun autre renseignement ne figurait dans la monographie au moment de son approbation.
10.3 Pharmacocinétique
On a étudié la pharmacocinétique du trastuzumab chez des femmes atteintes du cancer du sein en phase métastatique. Dans les études de phase I, la pharmacocinétique des perfusions intraveineuses brèves de 10, 50, 100, 250 et 500 mg une fois par semaine dépendait de la dose aux doses inférieures à 100 mg. La demi-vie moyenne a augmenté en fonction de la dose. Une augmentation de la dose a entraîné une baisse de la clairance. La demi-vie du trastuzumab a été en moyenne de 1,7 jour à la dose de 10 mg et de 12 jours à la dose de 500 mg.
Cancer du sein au stade précoce / cancer du sein métastatique
Une étude de pharmacocinétique de population a été réalisée avec les données des études de phase I, II et III pour estimer la pharmacocinétique du trastuzumab à l’état d’équilibre chez des patientes ayant reçu une dose d’attaque de 4 mg/kg suivie d’une dose d’entretien hebdomadaire de 2 mg/kg. D’après cette évaluation, la clairance typique du trastuzumab était de 0,225 L/jour et son volume de distribution typique était de 2,95 L, avec une demi-vie terminale de 28,5 jours (intervalle de confiance à 95 % : 25,5- 32,8 jours). La variabilité interindividuelle de la clairance et du volume de distribution était de 43 % et de 29 % (coefficient de variation) respectivement. Ces valeurs sont inférieures à celles obtenues avec le modèle de base. Une ASC hebdomadaire à l’état d’équilibre de 578 mg•jour/L, un pic sérique de 110 mg/L et un creux sérique de 66 mg/L devraient être atteints en 143 jours, ou environ 20 semaines. Il faut noter que ces valeurs représentent les complexes libre et dimérique du trastuzumab, le test utilisé ne pouvant pas déceler le complexe trimérique.
Le trastuzumab peut persister dans la circulation pendant 24 semaines environ (extrêmes : 22-28 semaines), valeur estimée en multipliant par 6 la demi- vie d’élimination terminale (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Cardiotoxicité).
Chez des patientes atteintes d’un cancer du sein au stade précoce, à qui l’on a administré du trastuzumab à raison d’une dose d’attaque initiale de 8 mg/kg suivie de doses d’entretien de 6 mg/kg administrées à intervalles de trois semaines, on a observé l’atteinte d’un état d’équilibre (voir le Tableau 28 ci-dessous). Les concentrations étaient comparables à celles signalées auparavant chez les patientes atteintes d’un CSM.
| Tableau 28 – Résumé des paramètres de pharmacocinétique du trastuzumab chez les patientes traitées par le trastuzumab pendant un an (population échantillonnée de l'analyse de pharmacocinétique) | |
|---|---|
| Paramètre de pharmacocinétique | Cycle 18 (Trastuzumab pendant un an) |
| Moyenne ± E.-T. (n) | |
| Cmax (mcg/mL) | 225 ± 30 (30) |
| Concentration – Jour 21* (mcg/mL) | 68,9 ± 14 (28) |
| Concentration – Jour 42 (mcg/mL) | 30,7 ± 14 (28) |
| ASC0-21j (jour•mcg/mL) | 2260 ± 340 (28) |
| ASC0-42j (jour•mcg/mL) | 3270 ± 560 (28) |
| Demi-vie (jours) | 18,8 ± 7,2 (29) |
* La concentration au jour 21 a été calculée par interpolation linéaire à partir des concentrations mesurées chez les patientes les jours 14 et 28.
Des concentrations mesurables du domaine extracellulaire circulant du récepteur HER2 (antigène soluble) sont présentes dans le sérum de certaines patientes dont la tumeur surexprime la protéine HER2. Les patientes dont le taux d’antigène soluble était plus élevé au départ avaient tendance à avoir un creux sérique plus faible de trastuzumab. Cependant, avec une administration hebdomadaire, le taux sérique cible de trastuzumab était atteint à la semaine 6 chez la plupart des femmes ayant un taux élevé d’antigène soluble. Les taux d’antigène soluble n’ont été déterminés qu’au début des essais cliniques. Par conséquent, les données disponibles étaient trop limitées pour permettre de caractériser de façon satisfaisante la relation entre la surexpression de HER2 et les taux sériques d’antigène soluble.
Les données portent à croire que l’âge et le taux de créatinine sérique (jusqu’à concurrence de
2,0 mg/dL ou 176,8 μmol/L) ne modifient pas le devenir du trastuzumab. Aucune étude d’interaction n’a été effectuée.
Cancer gastrique métastatique (CGM)
On a utilisé une méthode pharmacocinétique de population, à partir des données de l’étude de phase III ToGA (BO18255), pour estimer la pharmacocinétique à l’état d’équilibre chez les patients atteints de cancer gastrique métastatique qui recevaient le trastuzumab aux trois semaines à raison d’une dose d’attaque de 8 mg/kg suivie d’une dose d’entretien de 6 mg/kg aux trois semaines. Dans cette évaluation, la clairance typique du trastuzumab était de 0,378 L/jour, tandis que le volume de distribution typique était de 3,91 L, avec une demi-vie à l’état d’équilibre correspondante de 12,2 jours. La valeur médiane prédite de l’ASC à l’état d’équilibre (sur une période de 3 semaines à l’état d’équilibre) est égale à 1030 mg•jour/L, la Cmax médiane à l’état d’équilibre est égale à 128 mg/L tandis que les valeurs médianes de la Cmin à l’état d’équilibre est égale à 23 mg/L. Les concentrations à l’état d’équilibre devraient être atteintes après 49 jours (quatre demi-vies à l’état d’équilibre) soit environ 7 semaines.
La clairance du trastuzumab chez les patients atteints de cancer gastrique métastatique est supérieure à celle que l’on observe chez les patientes atteintes de CSM, ce qui donne lieu à une ASC, à une Cmax et à une Cmin à l’état d’équilibre inférieures.
La demi-vie à l’état d’équilibre estimée du trastuzumab était de 12,2 jours dans l’étude ToGA (BO18255) et de 26,3 jours dans les études BO15935 et WO16229 (dans le CSM). La valeur inférieure obtenue dans l’étude ToGA (BO18255) s’explique par une augmentation de la clairance chez les patients atteints d’un cancer gastrique métastatique.
Populations et états pathologiques particuliers
Aucune étude pharmacocinétique détaillée n’a été réalisée chez des personnes âgées ni en présence d’une insuffisance rénale ou hépatique.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes.
La détection de la formulation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. De plus, l’incidence observée de positivité des anticorps (notamment les anticorps neutralisants) dans un essai peut être influencée par plusieurs facteurs, notamment la méthode d’essai, la manipulation de l’échantillon, le moment du prélèvement de l’échantillon, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
Aucun échantillon destiné à l’évaluation des anticorps humains anti-humain (HAHA) dirigés contre le trastuzumab n’a été prélevé dans les études sur le traitement adjuvant du cancer du sein. On a décelé des anticorps humains anti-humain dirigés contre le trastuzumab chez un des 903 patients qui ont été évalués dans les essais sur le CSM. Le patient n’a pas eu de réactions allergiques.
11 Conservation, stabilité et mise au rebut
Les flacons d’ADHEROZA (trastuzumab) sont stables à une température de 2 à 8 °C avant la reconstitution jusqu’à la date d’expiration indiquée sur le flacon. Lorsqu’un flacon de 420 mg d’ADHEROZA est reconstitué à l’aide d’eau bactériostatique pour injection (flacon fourni) contenant de l’alcool benzylique à 1,1 %, la solution reconstituée est stable pendant 28 jours si elle est réfrigérée à une température de 2 à 8 °C; la solution peut être conservée pour un usage multiple. Il faut jeter toute portion inutilisée de cette solution reconstituée après 28 jours.
Lorsque les flacons à 150 mg et à 420 mg d’ADHEROZA sont reconstituée avec de l’eau stérile pour injection (non fournie), la solution reconstituée doit être utilisée immédiatement, et toute portion inutilisée doit être éliminée. Si la solution reconstituée n’est pas utilisée immédiatement, elle peut être conservée pendant une période allant jusqu’à 48 heures à une température de 2 à 8 °C; il faut jeter toute portion inutilisée de cette solution après 48 heures.
Ne pas congeler la solution d’ADHEROZA reconstituée.
La solution d’ADHEROZA pour perfusion diluée dans des sacs de polypropylène contenant du chlorure de sodium à 0,9 % pour injection, USP, s’est révélée stable pendant 24 heures avant l’utilisation à des températures atteignant 30 °C. Cependant, comme la solution d’ADHEROZA diluée ne contient aucun agent de conservation efficace, les solutions reconstituées et diluées doivent être conservées au réfrigérateur (de 2 à 8 °C). Sur le plan microbiologique, la solution d’ADHEROZA pour perfusion doit être utilisée immédiatement. Le produit n’a pas été conçu pour être entreposé après sa dilution, à moins que la dilution n’ait eu lieu dans des conditions aseptiques contrôlées et validées.
Il a été démontré qu’après reconstitution dans des conditions aseptiques avec de l’eau stérile pour injection et après dilution dans des sacs à perfusion i.v. en polypropylène contenant du chlorure de sodium pour injection à 9 mg/mL (0,9 %), la stabilité chimique et physique de la solution d’ADHEROZA peut aller jusqu’à 7 jours à une température de 2 à 8 °C, et ensuite jusqu’à 24 heures à température ambiante ne dépassant pas 30 °C. Cependant, d’un point de vue microbiologique, le produit doit être utilisé immédiatement, ou 24 heures à 2-8°C ou 8 heures à température ambiante après dilution.
12 Particularités de manipulation du produit
Élimination des seringues et objets pointus
Il faut suivre à la lettre les directives qui suivent pour la manipulation et l’élimination des seringues et autres objets médicinaux pointus et tranchants :
- Ne réutilisez jamais les aiguilles et seringues usagées.
- Placez toutes les aiguilles et seringues usagées dans un contenant pour objets pointus et tranchants (contenant jetable résistant à la perforation).
- Adhérez aux exigences de votre localité pour l’élimination des déchets ou du contenant lorsqu’il est plein.
Élimination des médicaments inutilisés ou périmés
Il y a lieu de limiter la libération de produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les mettre aux ordures ménagères. Utilisez les « systèmes de récupération » s’il en existe dans votre région. Adhérez aux exigences de votre localité pour l'élimination des médicaments inutilisés ou périmés.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre: Trastuzumab
Nom chimique: anticorps monoclonal humanisé anti-HER2
Formule C6460H9972N1724O2014S44
et masse moléculaires: ADHEROZA a un poids moléculaire d'environ 145 kDa (polysaccharide non inclus)
Formule développée:
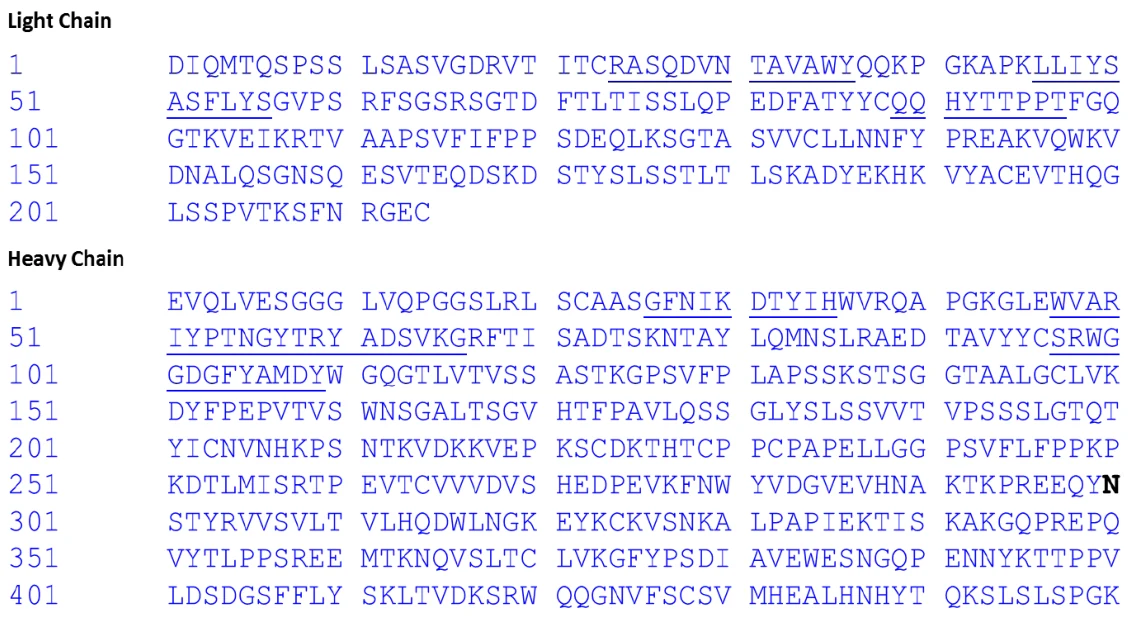
Le site de glycosylation lié à N (N) est représenté en noir gras et les régions déterminant la complémentarité sont soulignées.
Propriétés physicochimiques:
ADHEROZA (trastuzumab) is a sterile, white to pale yellow, preservative -free lyophilized powder.
Norme pharmaceutique:
Norme du fabricant
Caractéristiques du produit:
ADHEROZA (trastuzumab) est un anticorps monoclonal (mAb) immunoglobuline G1 (IgG1) kappa humanisé avec deux chaînes lourdes (H) identiques et deux chaînes légères (L) identiques liées de manière covalente avec quatre liaisons disulfure inter-chaînes. L'anticorps humanisé dirigé contre HER2 est produit par un procédé de culture de cellules de mammifères recombinants (Chinese Hamster Ovary, CHO). ADHEROZA (trastuzumab) se lie sélectivement avec une haute affinité au domaine extracellulaire (ECD) du récepteur 2 du facteur de croissance épidermique humain (HER2).
14 Études cliniques
14.1 Études cliniques par indication
Cancer du sein au stade précoce
Le traitement adjuvant par le trastuzumab a été étudié dans le cadre de 4 essais de grande envergure, multicentriques et randomisés :
- L’essai HERA était conçu pour comparer un traitement par le trastuzumab administré toutes les trois semaines, pendant un an, à l’observation chez des patientes atteintes de cancer du sein au stade précoce HER2+ après une chirurgie, une chimiothérapie établie et une radiothérapie (le cas échéant).
- Les études NSABP B-31 et NCCTG N9831, qui englobent l’analyse conjointe, étaient conçues pour évaluer l’utilité clinique de l’association du traitement par le trastuzumab et le paclitaxel après une chimiothérapie AC chez des patientes atteintes de cancer du sein au stade précoce HER2+ après une chirurgie. De plus, l’étude NCCTG N9831 évaluait l’ajout de trastuzumab de façon séquentielle après la chimiothérapie AC-paclitaxel chez les patientes atteintes de cancer du sein au stade précoce HER2+, après la chirurgie.
- L’étude BCIRG-006 était conçue pour évaluer l'association du trastuzumab au docétaxel après la chimiothérapie AC ou en association avec le docétaxel et le carboplatine chez les patientes atteintes de cancer du sein au stade précoce HER2+, après la chirurgie.
L’efficacité et l’innocuité comparatives entre les différents schémas chimiothérapeutiques (à savoir administration concomitante ou séquentielle, chimiothérapie à base d’anthracycline ou sans anthracycline) n’ont pas été étudiées.
Les patientes admissibles dans les quatre études comprenaient des patientes présentant un adénocarcinome du sein non métastatique et opérable dont les tumeurs surexprimaient HER2 et qui présentaient une atteinte ganglionnaire ou aucune atteinte ganglionnaire mais à risque élevé. Les définitions utilisées dans chaque protocole figurent au Tableau 29.
| Tableau 29 – Populations admissibles dans les études sur le cancer du sein au stade précoce, par catégorie TNMa | |||||
|---|---|---|---|---|---|
| ÉTUDE | Version de TNM de l’AJCC | T | N | M | Commentaire |
| HERA | Manuel de stadification, 5e édition (1997) | ≥T1c, T2, T3, pT4 | N0, N1, N2, N3 | M0 | Chimiothérapie (néo) adjuvante antérieure exigée. Radiothérapie antérieure exigée en cas d’atteinte ganglionnaire (axillaire, mammaire interne) ou de maladie pT4. |
| NSABP B-31 | Manuel de stadification, 5e édition (1997) Mis à jour en mai pour : Manuel de stadification, 6e édition (2002) | T1, T2, T3 clinique Mis à jour en mai 2003 pour : T1, T2, T3 (clinique et pathologique) | cN0, cN1 Mis à jour en mai 2003 pour : cN0, cN1 and pN1, pN2a, pN3a | M0 | Aucune chimiothérapie ni radiothérapie antérieure autorisée. Irradiation complète du sein exigée pendant l’étude; irradiation partielle du sein ou irradiation mammaire interne interdite. |
| NCCTG N9831 | Manuel de stadification, 5e édition (1997) | T1, T2, T3 | pN1, pN2 (minimum 1/6 ganglions) | M0 | Aucune chimiothérapie ni radiothérapie antérieure autorisée. Irradiation du sein et des ganglions lymphatiques régionaux pendant l’étude, selon le radiothérapeute. |
| T1c (ER-/PR-uniquement), T2, T3 | pN0 (minimum ganglion sentinelle ou 1/6 ganglions) | ||||
| BCIRG-006 | Manuel de stadification, 5e édition (1997) [non spécifié dans le protocole] | T1, T2, T3 | pN1, pN2 (minimum 1/6 ganglions) | M0 | Aucune chimiothérapie ni radiothérapie antérieure autorisée. Irradiation du sein et des ganglions lymphatiques régionaux pendant l’étude, selon le radiothérapeute. |
≥T2, or ER-/PR-, ou nucléaire de grade 2-3, ou âge <35 ans | pN0 (minimum ganglion sentinelle ou 1/6 ganglions) | ||||
a Exigé pour toutes les études : (1) adénocarcinome envahissant invasive à l’histologie; (2) excision complète de la tumeur primaire avec des marges sans tumeur à l’histologie des échantillons de la chirurgie définitive; et (3) tumeur HER2+
Essai HERA
Le trastuzumab a été évalué comme traitement adjuvant dans le cadre de l’essai HERA, un essai multicentrique et randomisé visant à comparer un traitement par le trastuzumab administré toutes les trois semaines pendant un an et pendant deux ans, et la mise en observation chez des patientes atteintes d’un cancer du sein surexprimant HER2 au stade précoce, après une chirurgie, une chimiothérapie établie ou une radiothérapie (le cas échéant). De plus, on a comparé le traitement par le trastuzumab pendant deux ans avec le traitement par le trastuzumab pendant un an, avec pour objectif d’évaluer la supériorité d’un traitement de deux ans par rapport à celui d’un an. Les échantillons de tumeur mammaire étaient exigés pour montrer la surexpression de HER2 (3+ à l’IHC) ou l’amplification génique (analyse FISH) tel que déterminé par un laboratoire central.
Les patientes assignées au groupe trastuzumab recevaient une dose d’attaque de 8 mg/kg, suivie de doses d’entretien de 6 mg/kg administrées à intervalles de trois semaines pendant un an ou pendant deux ans. Le traitement par le trastuzumab pendant un an était défini comme 12 mois civils de traitement à partir du premier jour d’administration et pour un maximum de 18 perfusions. Le traitement par le trastuzumab pendant deux ans était défini comme 24 mois civils de traitement à partir du premier jour d'administration et pour un maximum de 35 perfusions.
Les résultats de l’efficacité de l’essai HERA sont résumés au Tableau 30 (voir 8 Effets indésirables et 7 Mises en garde et précautions, Appareil cardiovasculaire, Cardiotoxicité, Cancer du sein au stade précoce pour une description des données d’innocuité de l’essai HERA).
| Tableau 30 – Résultats de l’efficacité à un an dans l’essai HERA : Résultats après un suivi médian de 12 mois* et de 8 ans** | ||||
|---|---|---|---|---|
| Tableau 30 – Résultats de l’efficacité à un an dans l’essai HERA : Résultats après un suivi médian de 12 mois* et de 8 ans** | ||||
| Suivi médian de 12 mois | Suivi médian de 8 ans | |||
| Suivi médian de 12 mois | Suivi médian de 8 ans | |||
| Paramètre | Observation N=1 693 | Trastuzumab pendant 1 an N = 1 693 | Observation N=1 697*** | Trastuzumab pendant 1 an N=1 702*** |
| Paramètre | Observation N=1 693 | Trastuzumab pendant 1 an N = 1 693 | Observation N=1 697*** | Trastuzumab pendant 1 an N=1 702*** |
| Survie sans maladie (SSM) | ||||
| 219 (12,9 %) | 127 (7,5%) | 570 (33,6%) |
|
| 1474 (87,1%) | 1566 (92,5%) | 1127 (66,4%) | 1231 (72,3%) |
| Valeur p vs mise en observation | <0.0001 | |||
Risque relatif vs mise en observation | 0,54 | 0,76 | ||
| Intervalle de confiance ajusté (99,9 %) **** | (0,38, 0,78) | |||
| Survie sans récidive | ||||
| 208 (12,3%) | 113 (6,7%) | 506 (29,8%) | 399 (23,4%) |
| ||||
| 1485 (87,7%) | 1580 (93,3%) | 1191 (70,2%) | 1303 (76,6%) |
| Risque relatif vs mise en observation | 0,51 | 0,73 | ||
| Survie sans maladie à distance | ||||
| 184 (10,9%) | 99 (5,8%) | 488 (28,8%) | 399 (23,4%) |
| 1508 (89,1%) | 1594 (94,6%) | 1209 (71,2%) | 1303 (76,6%) |
Risque relatif vs mise en observation | 0,50 | 0,76 | ||
| Survie globale (décès) | ||||
| 40 (2,4%) | 31 (1,8%) | 350 (20,6%) | 278 (16,3%) |
| 1653 (97,6%) | 1662 (98,2%) | 1347 (79,4%) | 1424 (83,7%) |
Risque relatif vs mise en observation | 0,75 | 0,76 | ||
*Le principal critère d'évaluation de la SSM du groupe traité pendant un an par rapport au groupe sous observation a dépassé le seuil statistique prédéfini de 0,0010.
**Analyse finale (y compris le passage de 52 % des patientes du groupe sous observation au groupe sous trastuzumab).
***Une divergence s'est glissée dans la taille globale de l’échantillon en raison du petit nombre de patientes randomisées après la date limite de collecte des données pour l’analyse après le suivi médian de 12 mois.
**** Intervalle de confiance ajusté (pour l’analyse préliminaire et les deux comparaisons de chacun des groupes sous trastuzumab (pendant un an et pendant deux ans) par rapport au groupe sous observation), présenté afin de refléter le seuil de p ≤ 0,0010 de la comparaison de trastuzumab pendant un an par rapport au groupe sous observation. L’intervalle représente l’intervalle de confiance à 99,9 %.
Les résultats liés à l’efficacité de l’analyse préliminaire dépassaient le seuil statistique prédéfini au protocole de 0,0010 pour la comparaison entre le traitement par le trastuzumab pendant un an et le groupe sous observation. Après un suivi médian de 12 mois, le rapport des risques pour la survie sans maladie (SSM) était de 0,54 (IC à 99,9 % ajusté : 0,38, 0,78), ce qui se traduit par un bienfait absolu, en termes de taux de survie sans maladie à 2 ans, de 7,6 points de pourcentage (85,8 % vs 78,2 %) en faveur du groupe trastuzumab (voir Figure 1).
Une analyse finale a été effectuée après un suivi médian de 8 ans, montrant que le traitement par le trastuzumab pendant un an était associé à une réduction du risque de 24 % par rapport au groupe sous observation (RR = 0,76, IC à 95 % non ajusté : 0,67, 0,86). Ce rapport se traduit par un bienfait absolu en termes de taux de survie sans maladie après 8 ans de 6,4 % en faveur du traitement par le trastuzumab pendant un an.
Dans l'analyse finale, la supériorité du traitement par le trastuzumab pendant deux ans par rapport au traitement par le trastuzumab pendant un an n’a pu être démontré (RR de la SSM dans la population en ITT du groupe traité pendant 2 ans par rapport au groupe traité pendant un an de 0,99 (IC à 95 % non ajusté : 0,87, 1,13); valeur p = 0,90) et RR pour la SG de 0,98 (IC à 95 % non ajusté : 0,83, 1,15); valeur p = 0,78. Le taux d’événements liés au critère secondaire d’évaluation cardiaque était plus élevé dans le groupe traité pendant 2 ans (8,1 % vs 4,6 % dans le groupe traité pendant 1 an). Plus de patientes ont présenté au moins une manifestation indésirable de grade 3 ou 4 dans le groupe traité pendant 2 ans (20,4 %) par rapport au groupe traité pendant un an (16,3 %).
Figure 1 – Courbe Kaplan-Meier sur la survie sans maladie (Après un suivi médian de 12 mois)
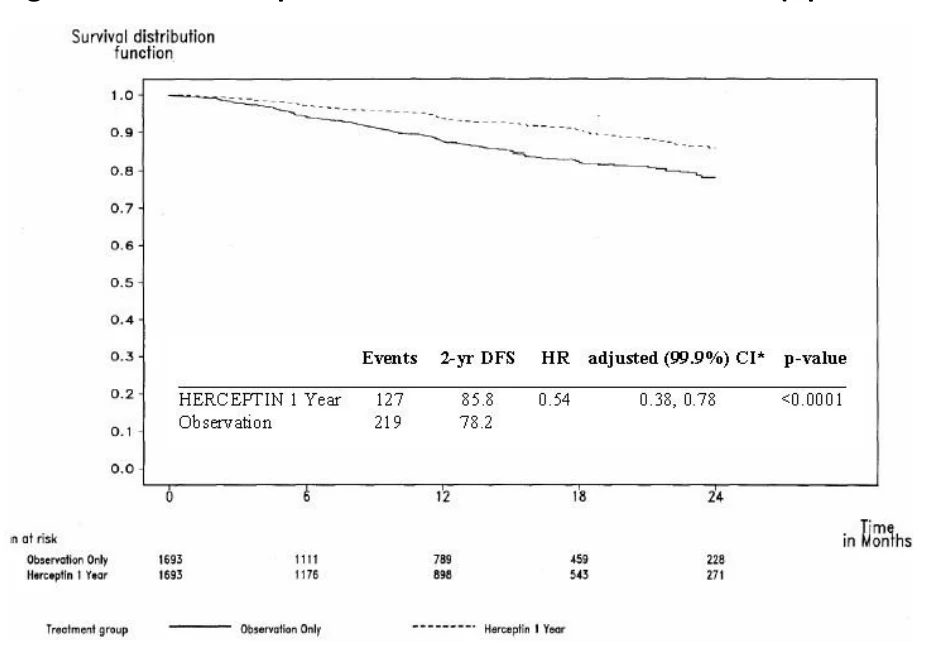
* Intervalle de confiance ajusté (pour l’analyse préliminaire et les deux comparaisons de chacun des groupes sous trastuzumab (pendant un an et pendant deux ans) par rapport au groupe sous observation), présenté afin de refléter le seuil de p ≤ 0,0010 de la comparaison de trastuzumab pendant un an par rapport au groupe sous observation. L’intervalle représente l’intervalle de confiance à 99,9 %.
Le bienfait sur la survie sans maladie a été constaté dans tous les sous-groupes analysés (voir Figure 2).
Figure 2 – Risques relatifs et intervalles de confiance à 95 % pour la survie sans maladie, par sous-groupe (après un suivi médian de 12 mois)
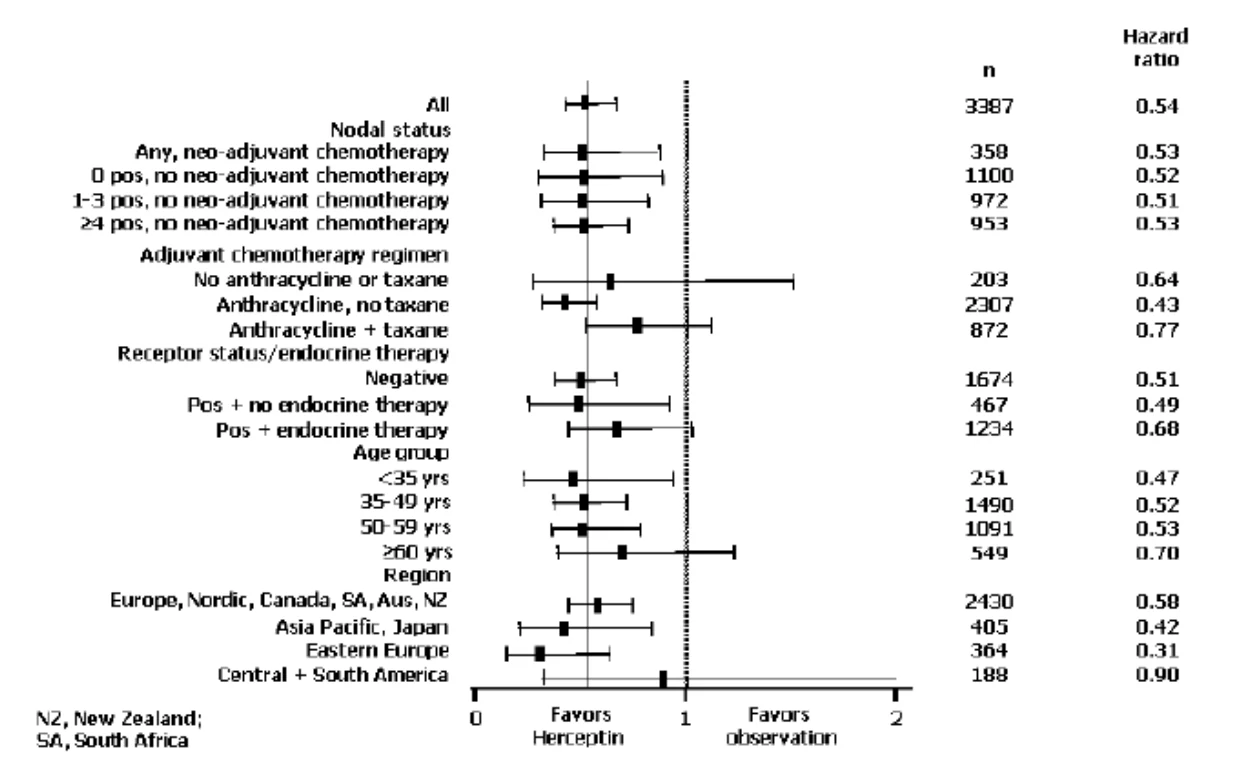
Remarque: Les IC à 95 % ne sont pas ajustés pour tenir compte des multiples tests.
Vingt-et-une (1,2 %) patientes du groupe trastuzumab et 16 (0,9 %) patientes du groupe sous observation présentaient des métastases dans le SNC comme premier site de récidive.
Figure 3 – Courbe Kaplan-Meier sur la survie sans récurrence (Après un suivi médian de 12 mois)
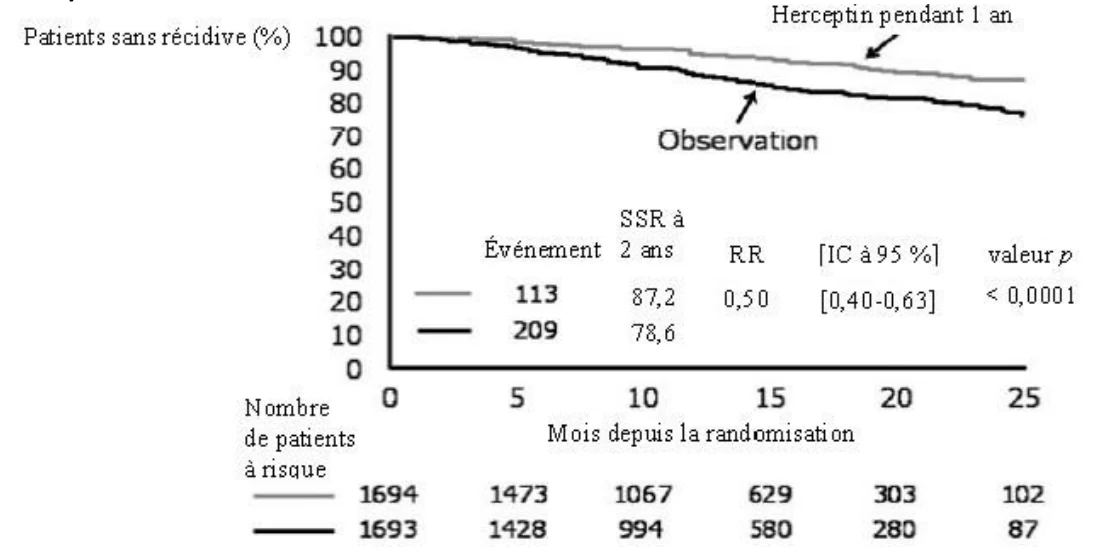
Remarque: L’IC à 95 % n’est pas ajusté pour les essais multiples.
Figure 4 – Courbe Kaplan-Meier de la survie sans maladie à distance (Après un suivi médian de 12 mois)
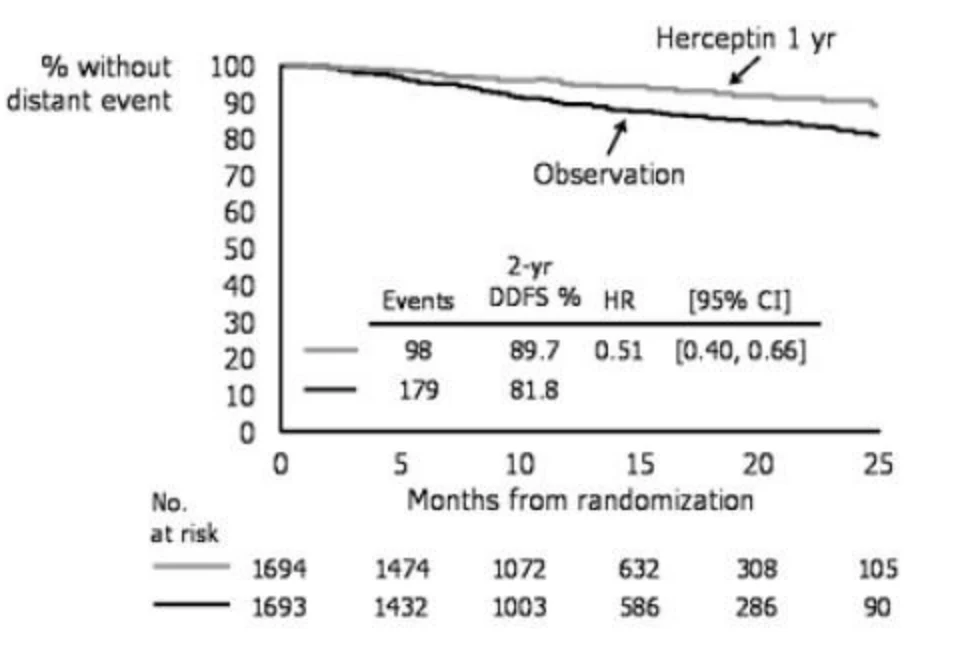
Remarque: L’IC à 95 % n’est pas ajusté pour les essais multiples.
Analyse conjointe : études NSABP B-31 et NCCTG N9831
Deux essais coopératifs en groupe, NSABP B-31 et NCCTG N9831, ont évalué l’efficacité de l’ajout de trastuzumab au traitement systémique adjuvant standard chez les femmes atteintes d’un cancer du sein surexprimant HER2 au stade précoce. Des échantillons de tumeur mammaire étaient exigés pour montrer la surexpression de HER2 (3+ à l’IHC) ou par amplification génique (analyse FISH). La détermination du statut HER2 était vérifiée par un laboratoire central avant la répartition aléatoire (N9831) ou devait être effectuée à un laboratoire de référence (B-31). Les patientes étaient randomisées pour recevoir la doxorubicine et la cyclophosphamide suivies du paclitaxel (AC→T) ou la doxorubicine et la cyclophosphamide suivies du paclitaxel plus le trastuzumab (AC→T = H). Dans les deux essais, les patientes ont reçu quatre cycles (cycles de trois semaines) de doxorubicine, à 60 mg/m2 par injection dans la tubulure i.v., en concomitance avec une dose i.v. de cyclophosphamide de 600 mg/m2 durant 20 à 30 minutes. Dans l’étude NSABP B-31, le paclitaxel était administré une fois par semaine (80 mg/m2) ou une fois toutes les trois semaines (175 mg/m2) pendant un total de 12 semaines, tandis qu’il était administré une fois par semaine (80 mg/m2) pendant 12 semaines dans l’étude NCCTG N9831. Le trastuzumab était administré à raison d’une dose d’attaque de 4 mg/kg suivie de doses hebdomadaires de 2 mg/kg par voie i.v. Le trastuzumab était instauré avec le paclitaxel et était administré pendant un total de 52 semaines dans les deux essais. La survie sans maladie était le principal critère d’évaluation spécifié au préalable de l’analyse d’efficacité combinée de ces études.
Au total, 3 752 patientes étaient évaluables pour l’analyse de l’efficacité au moment de l'analyse finale de la survie sans maladie. Pour les deux études combinées, le suivi médian à partir du moment de la randomisation était de 1,8 an pour le groupe recevant la chimiothérapie seule et de 2,0 ans pour le groupe recevant le trastuzumab et la chimiothérapie. Les résultats de l’efficacité sont présentés au Tableau 31 et à la Figure 5. Pour le principal critère d’évaluation, la survie sans maladie, l’ajout de trastuzumab à la chimiothérapie a réduit le risque d’une première manifestation de 52 %. Voir 8 Effets indésirables et 7 Mises en garde et précautions, Appareil cardiovasculaire, Cardiotoxicité, Cancer du sein au stade précoce pour un résumé des données d’innocuité de l’analyse conjointe.
| Tableau 31 – Analyse conjointe – Résultats de l’efficacité des études NSABP B-31 et NCCTG N9831 au moment de l’analyse finale de la survie sans maladie* (population en ITT) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| AC→Ta n=1880 | AC→T+ trastuzumab a n=1872 | |||||||||
| Patientes ayant présenté une manifestation | Patientes ayant présenté une manifestation | Risque relatifb (IC à 95 %) | Valeur pc | |||||||
| Survie sans maladie (SSM) | 261 | 133 | 0.48 (0.39–0.59) | < 0.0001 | ||||||
| Survie globale (SG) | 92 | 62 | 0.67 | NSd | ||||||
IC = intervalle de confiance.
La survie sans maladie était définie comme le délai entre la randomisation et la survenue d’une récidive, d’un cancer du sein controlatéral, d’un autre second cancer primitif ou d’un décès, selon la première éventualité. La survie globale était définie comme le délai entre la randomisation et le décès.
*Après un suivi médian de 1,8 an pour les patientes du groupe AC→T et de 2,0 ans pour les patientes du groupe AC→TH.
a Schémas dans les études NSABP B-31 et NCCTG N9831 : doxorubicine et cyclophosphamide suivis de paclitaxel (AC→T) ou paclitaxel plus trastuzumab (AC→TH).
b Risque relatif estimé par régression de Cox stratifiée par essai clinique, schéma prévu du paclitaxel, nombre de ganglions lymphatiques atteints et statut des récepteurs hormonaux.
c Test Haenszel-Mantel stratifié.
d n.s. = non significatif
Figure 5 – Durée de la survie sans maladie chez les patientes de l’analyse conjointe – études NSABP B-31 and NCCTG N9831
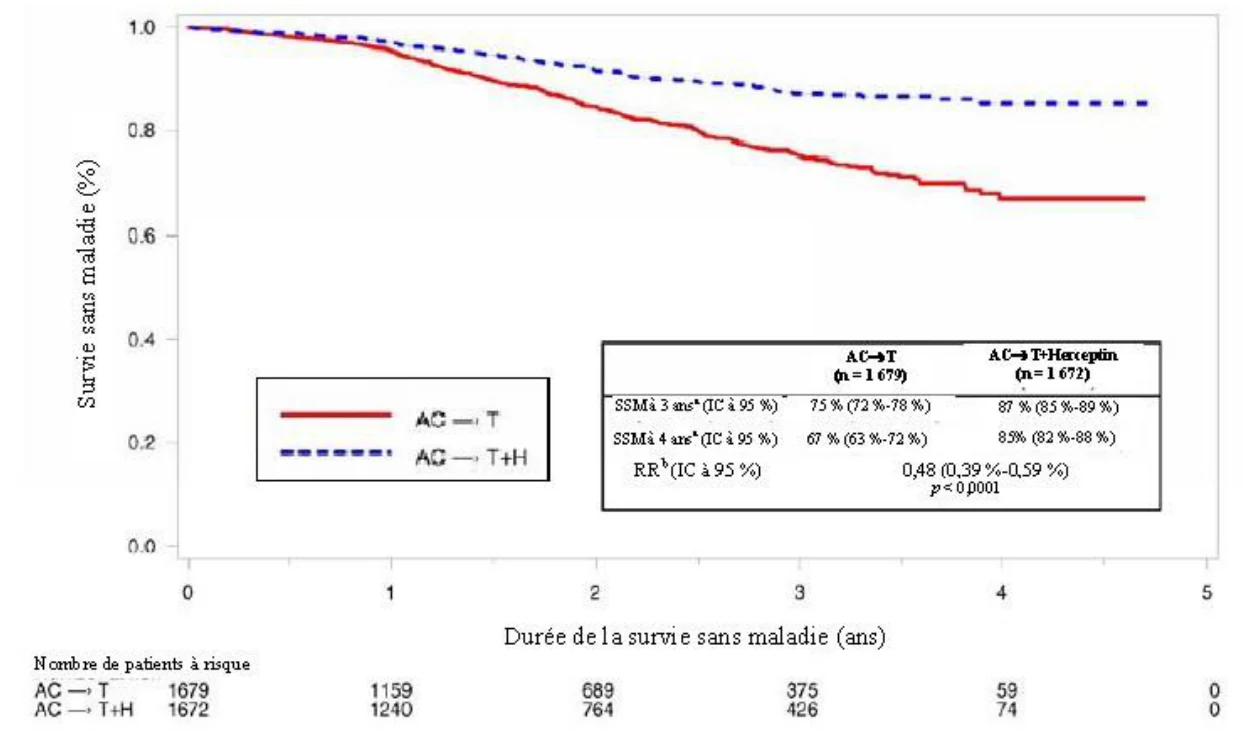
Il n’y avait pas assez de patientes dans chacun des sous-groupes suivants pour déterminer si l’effet du traitement était différent de celui de la population globale de patientes : patientes de race noire, d’origine hispanique, originaires d’Asie/îles du Pacific, à risque élevé sans atteinte ganglionnaire, et âgées de plus de 65 ans.
L’analyse finale prévue de la survie globale faisant partie de l'analyse conjointe des études NSABP B-31 et NCCTG N9831 a été effectuée après la survenue de 707 décès (suivi médian de 8,3 ans dans le groupe sous AC→T+H). Le traitement par AC→T+H a entraîné une amélioration statistiquement significative de la SG en comparaison avec le traitement par AC→T (RRI stratifié de 0,64; IC à 95,1 % [0,55; 0,74]; valeur p selon le test de Mantel-Haenszel < 0,0001); seuil officiel de la valeur p pour établir la signification statistique : 0,0245). Après 8 ans, on évaluait le taux de survie à 86,9 % dans le groupe AC→T+H et de 79,4 % dans le groupe AC→T, soit un bienfait absolu de 7,4 % (voir la Figure 6).
Les résultats finaux quant à la SG de l’analyse conjointe des études NSABP B-31 et NCCTG N9831 sont résumés au Tableau 32.
| Tableau 32 – Analyse finale de la survie globale de l’analyse conjointe des études NSABP B-31 et NCCTG N9831 | ||||||
|---|---|---|---|---|---|---|
AC→Ta n=2032 | AC→T+ trastuzumab a n=2031 | |||||
| Nbre avec | Nbre avec | RRI | Valeur p | |||
aSchémas utilisés dans les études NSABP B-31 et NCCTG N9831 : doxorubicine et cyclophosphamide suivi du paclitaxel (AC→T) ou paclitaxel plus trastuzumab (AC→TH)
Figure 6 – Durée de la survie globale chez des patients de l'analyse conjointe des études NSABP B-31 et NCCTG N9831
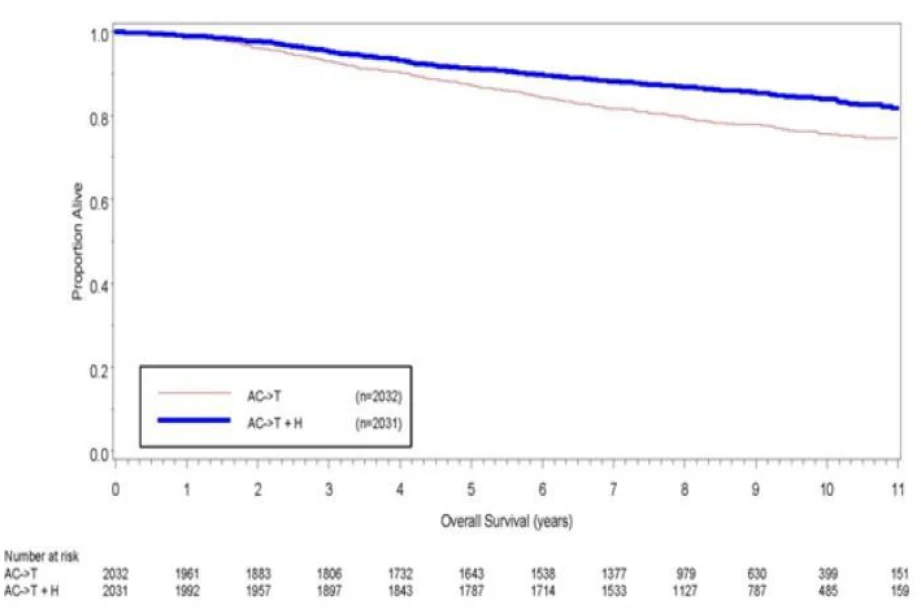
L'analyse de la survie sans maladie (SSM) a également été effectuée dans le cadre de l’analyse finale de la SG faisant partie de l’analyse conjointe des études NSABP B-31 et NCCTG N9831. Les résultats de l'analyse actualisée de la SSM ont montré un avantage similaire quant à la SSM par rapport à l’analyse primaire définitive de la SSM.
BCIRG-006
Dans l’étude BCIRG006, les patientes étaient réparties aléatoirement (1:1:1) pour recevoir la doxorubicine et le cyclophosphamide suivi du docétaxel (AC→T), la doxorubicine et le cyclophosphamide suivi du docétaxel plus le trastuzumab (AC→TH) ou le docétaxel et le carboplatine plus le trastuzumab (TCH). Le trastuzumab était administré une fois par semaine (dose initiale de 4 mg/kg suivie d’une dose hebdomadaire de 2 mg/kg) en concomitance avec soit T soit TC, puis toutes les 3 semaines (6 mg/kg) en monothérapie pendant un total de 52 semaines.
| Tableau 32 – Analyse finale de la survie globale de l’analyse conjointe des études NSABP B-31 et NCCTG N9831 | ||||||
|---|---|---|---|---|---|---|
AC→Ta n=2032 | AC→T+ trastuzumab a n=2031 | |||||
| événement | événement | (IC à 95,1 %) | ||||
| Survie globale | 418 (20,6%) | 289 (14,2%) | 0.64 (0,55– 0,74) | < 0,0001 | ||
Dans le groupe AC→T, la doxorubicine à 60 mg/m2 par voie i.v. était administrée en association avec le cyclophosphamide à 600 mg/m2 par voie i.v. toutes les 3 semaines pendant 4 cycles, suivis du docétaxel à 100 mg/m2 sous forme de perfusion i.v. d’une heure toutes les 3 semaines pendant 4 cycles.
Dans le groupe AC→TH, toutes les 3 semaines pendant quatre cycles, les patientes du groupe AC→TH recevaient 60 mg/m2 de doxorubicine sous forme de bolus i.v. de 5 à 15 minutes, suivi de 600 mg/m2 de cyclophosphamide par voie i.v. en bolus i.v. de 5 à 60 minutes. Trois semaines après le dernier traitement par AC (à savoir au jour 1 du cycle 5), une dose d’attaque de 4 mg/kg de trastuzumab était administrée sous forme de perfusion i.v. de 90 minutes. À compter du jour 8 du cycle 5, une dose de trastuzumab de 2 mg/kg était administrée en perfusion i.v. de 30 minutes toutes les semaines. Le docétaxel à 100 mg/m2 était administré en perfusion i.v. de 1 heure toutes les 3 semaines pendant quatre cycles, à compter du jour 2 du cycle 5 puis au jour 1 de tous les cycles subséquents. À compter de 3 semaines après le dernier traitement par le docétaxel, une dose de trastuzumab de 6 mg/kg était administrée en perfusion i.v. de 30 minutes toutes les 3 semaines.
Dans le groupe TCH, les patientes recevaient une dose d’attaque de trastuzumab de 4 mg/kg en perfusion i.v. de 90 minutes au jour 1 du cycle 1. À compter du jour 8 du cycle 1, une dose de trastuzumab de 2 mg/kg était administrée en perfusion i.v. de 30 minutes chaque semaine. Toutes les 3 semaines pendant six cycles, débutant le Jour 2 du 1er cycle et par la suite au Jour 1 de tous les cycles subséquents, une dose de 75 mg/m2 de docétaxel en perfusion intraveineuse de 1 heure était administrée, suivie de carboplatine à une aire sous la courbe concentration-temps de 6 mg/mL/min en perfusion i.v. de 30 à 60 minutes (la dose de carboplatine était calculée au moyen de la formule de Calvert modifiée). À compter de 3 semaines après le dernier traitement chimiothérapeutique, une dose de trastuzumab de 6 mg/kg était administrée en perfusion i.v. de 30 minutes toutes les 3 semaines.
Le trastuzumab en association avec le docétaxel et le carboplatine (TCH) constitue un schéma thérapeutique sans anthracycline et, par conséquent, l’évaluation de ce schéma thérapeutique dans le cadre de l’étude BCIRG006 a permis de formellement examiner un schéma thérapeutique moins cardiotoxique pour le traitement adjuvant du cancer du sein HER2 positif au stade précoce.
Des échantillons de tumeur mammaire étaient exigés pour montrer l’amplification du gène HER2 (FISH+ uniquement), tel que déterminé par un laboratoire central.
Les résultats de l’efficacité de l’étude BCIRG006, le principal critère d’évaluation (survie sans maladie) et le critère d’évaluation secondaire (survie globale) sont résumés dans les tableaux suivants:
| Tableau 33 – Aperçu des analyses de l’efficacité de l’étude BCIRG006 AC→T vs AC→TH | ||||
|---|---|---|---|---|
| Paramètre | AC→T (N = 1073) | AC→TH (N = 1074) | Valeur p vs AC→T (Haenszel- Mantel) | Rapport des risques vs AC→T** (IC à 95 %) |
Survie sans maladie Nombre de patientes ayant présenté l’événement | 195 | 134 | < 0,0001 | 0,61 (0,44 - 0,85)* |
| Survie globale (décès)*** Nombre de patientes ayant présenté l’événement | 80 | 49 | *** | 0,58 (0,40 - 0,83) |
AC→T = doxorubicine plus cyclophosphamide, suivi de docétaxel; AC→TH = doxorubicine plus cyclophosphamide, suivi de docétaxel plus trastuzumab; IC = intervalle de confiance
*L’intervalle de confiance à 95 % est l’intervalle de confiance répété (ICR), ajusté en fonction des diverses analyses intérimaires.
** Le rapport des risques était estimé par régression de Cox stratifiée par le nombre de ganglions positifs et le statut des récepteurs hormonaux.
***Critère d’évaluation secondaire
| Tableau 34 – Aperçu des analyses de l’efficacité de l’étude BCIRG006 AC→T vs TCH | ||||
|---|---|---|---|---|
| Paramètre | AC→T (N=1 073) | TCH (N=1 074) | Valeur p vs AC→T (Haenszel- Mantel) | Rapport des risques vs AC→T** (IC à 95 %) |
Survie sans maladie Nombre de patientes ayant présenté l’événement | 195 | 145 | 0,0003 | 0,67 (0,49 - 0,92)* |
| Survie globale (décès)*** Nombre de patientes ayant présenté l’événement | 80 | 56 | *** | 0,66 (0,47 - 0,93) |
AC→T = doxorubicine plus cyclophosphamide, suivi de docétaxel; TCH = docétaxel, carboplatine et trastuzumab; IC = intervalle de confiance
*L’intervalle de confiance à 95 % est l’intervalle de confiance répété (ICR), ajusté en fonction des diverses analyses intérimaires.
**Le rapport des risques était estimé par régression de Cox stratifiée par le nombre de ganglions positifs et le statut des récepteurs hormonaux.
***Critère d’évaluation secondaire
Figure 7 – Durée de la survie sans maladie chez les patientes de l’étude BCIRG-006
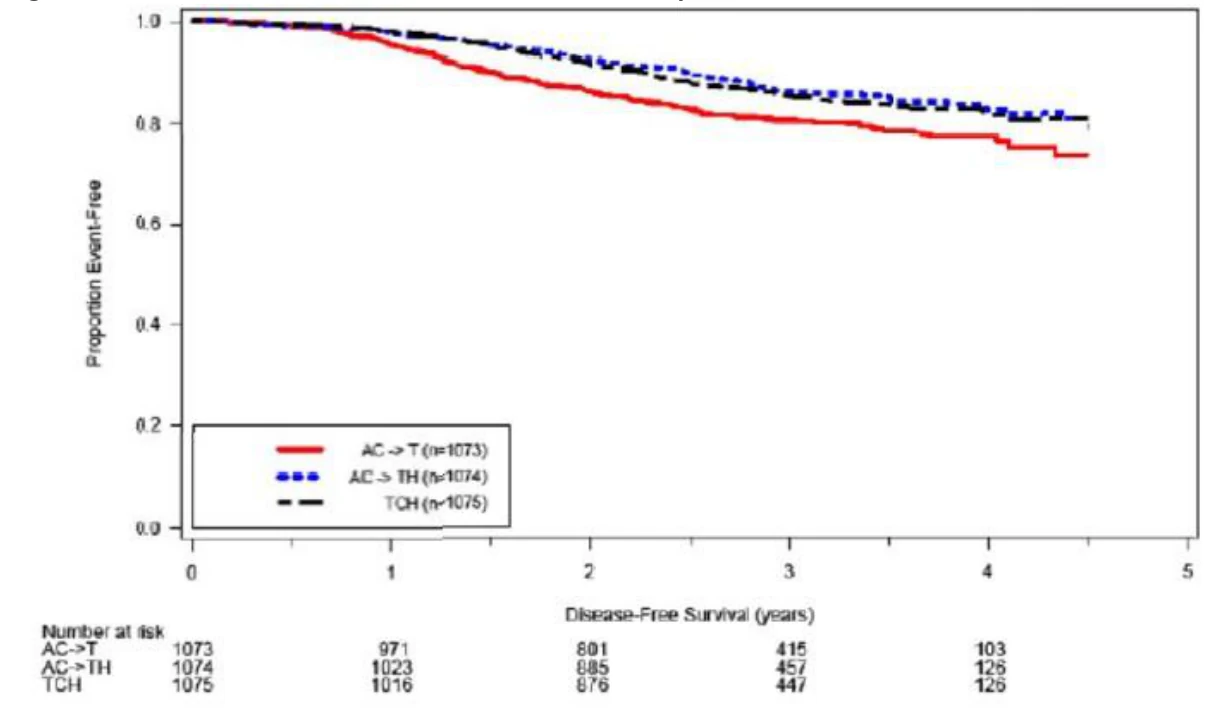
AC→T = doxorubicine plus cyclophosphamide, suivi de docétaxel
AC→TH = doxorubicine plus cyclophosphamide, suivi de docétaxel plus trastuzumab TCH = docétaxel, carboplatine et trastuzumab
Cancer du sein métastatique (CSM)
L’innocuité et l’efficacité du trastuzumab ont été évaluées dans le cadre d’un essai clinique multicentrique, randomisé, contrôlé, réalisé chez 469 femmes atteintes d’un CSM avec surexpression de HER2 qui n’avaient pas reçu antérieurement de chimiothérapie pour leurs métastases. Le critère d’admissibilité était un degré de surexpression de 2+ ou 3+ (sur une échelle de 0 à 3+) démontré par l’évaluation immunohistochimique du tissu tumoral effectuée dans un laboratoire central. Les patientes admissibles ont été randomisées en deux groupes : chimiothérapie seule ou chimiothérapie plus trastuzumab administré par voie intraveineuse à raison d’une dose d’attaque de 4 mg/kg suivie d’une dose d’entretien de 2 mg/kg par semaine. Dans le cas des femmes qui avaient reçu une anthracycline comme chimiothérapie adjuvante, le protocole consistait en 175 mg/m2 de paclitaxel durant 3 heures tous les 21 jours pendant au moins six cycles; pour les autres patientes, le protocole était une association anthracycline-cyclophosphamide (AC : 60 mg/m2 de doxorubicine ou 75 mg/m2 d’épirubicine plus 600 mg/m2 de cyclophosphamide tous les 21 jours pendant six cycles). Les patientes sous paclitaxel (n = 188) étaient plus susceptibles que les patientes recevant un protocole AC (n = 281) d’afficher les conditions suivantes : facteurs pronostiques défavorables (cancer préménopausique, tumeurs dépourvues de récepteurs hormonaux [estrogènes et progestérone], atteinte ganglionnaire), traitement antérieur (chimiothérapie adjuvante, chimiothérapie myéloablative, radiothérapie) et intervalle sans maladie plus court.
Le délai médian précédant la progression de la maladie a été significativement plus long, le taux de réponse global plus élevé, la durée médiane de réponse plus longue et le taux de survie à un an plus élevé chez les patientes qui ont reçu l’association trastuzumab-chimiothérapie que chez les patientes soumises à la chimiothérapie seule. Ces effets ont été observés aussi bien chez les patientes qui ont reçu le trastuzumab plus le paclitaxel que chez les patientes qui ont reçu l’association trastuzumab-AC, mais ils étaient plus prononcés dans le sous-groupe du paclitaxel. Le degré de surexpression de HER2 était un facteur prédictif de l’effet du traitement.
Les résultats de l’étude sont présentés au Tableau 35.
| Tableau 35 – Efficacité en première intention dans les essais cliniques de phase III | ||||||
|---|---|---|---|---|---|---|
| Résultats combinés | Sous-groupe paclitaxel | Sous-groupe ACa | ||||
| Trastuzumab + chimiothérapie (n=235) | Chimiothérapie (n=234) | Trastuzumab + paclitaxel (n=92) | Paclitaxel (n=96) | Trastuzumab + ACa (n=143) | AC (n=138) | |
| Critère d’efficacité primaire | ||||||
| Délai précédant la progression b,c | ||||||
| Médiane (mois) | 7,6 | 4,6 | 6,9 | 3,0 | 8,1 | 6,1 |
| IC à 95 % | (7,0, 9,4) | (4,4, 5,4) | (5,3, 9,9) | (2,1, 4,3) | (7,3, 9,9) | (4,9, 7,1) |
| Valeur p | 0,0001 | 0,0001 | 0,0003 | |||
| Critères d’efficacité secondaires | ||||||
| Taux de réponse global b | ||||||
| Pourcentage | 48 | 32 | 42 | 16 | 52 | 43 |
| IC à 95 % | (42, 55) | (26, 38) | (32, 52) | (8, 23) | (44, 61) | (34, 51) |
| Valeur p | 0,0002 | < 0,0001 | 0,1038 | |||
| Durée de la réponse b,c | ||||||
| Médiane (mois) | 9,3 | 5,9 | 11,0 | 4,4 | 9,1 | 6,5 |
| IC à 95 % | (8,0, 11,0) | (5,5, 7,0) | (8,2, >19,8) | (3,9, 5,3) | (7,2, 11,0) | (5,8, 8,0) |
| Valeur p | 0,0001 | 0,0001 | 0,0025 | |||
| Survie à un an c | ||||||
| Sujets vivants (%) | 78 | 67 | 72 | 60 | 83 | 72 |
| Valeur p | 0,0080 | 0,0975 | 0,0415 | |||
a AC=anthracycline (doxorubicine ou épirubicine) et cyclophosphamide
b Selon un comité indépendant d’évaluation de la réponse
c Méthode de Kaplan-Meier IC=intervalle de confiance
Le trastuzumab a été étudié comme monothérapie dans un essai clinique multicentrique ouvert à un seul volet chez des patientes ayant un CSM avec surexpression de HER2 ayant récidivé à la suite d’un ou deux protocoles de chimiothérapie pour métastases. Parmi les 222 sujets inscrits, 68 % avaient reçu précédemment une chimiothérapie adjuvante, 32 % avaient été soumis à un protocole de chimiothérapie et 68 % avaient été soumis à deux protocoles de chimiothérapie pour métastases, et 26 % avaient reçu un traitement myéloablatif avec sauvetage hématopoïétique. Une dose d’attaque de 4 mg/kg i.v. de trastuzumab a été administrée, suivie de doses hebdomadaires de 2 mg/kg. Le taux de réponse global (réponse complète + réponse partielle), déterminé par un comité d’évaluation indépendant, a été de
15 % (8 patientes ayant une réponse complète et 26 patientes ayant une réponse partielle). La survie médiane a été de 13 mois. Une réponse complète a été observée uniquement chez les patientes dont le cancer était confiné à la peau et aux ganglions lymphatiques. Le degré de surexpression de HER2 était un facteur prédictif de l’effet du traitement.
Pour plus de renseignements sur les études cliniques portant sur trastuzumab en association avec le pertuzumab et le docétaxel, veuillez consulter la monographie de pertuzumab.
Cancer gastrique métastatique
Étude ToGA (BO18255)
L’étude ToGA (BO18255) était une étude de phase III, internationale, ouverte, randomisée, et multicentrique évaluant le trastuzumab en association avec une fluoropyrimidine (FP) et le cisplatine par rapport à la chimiothérapie seule chez des patients atteints d’adénocarcinome de l’estomac ou de la jonction œsogastrique HER2-positif, inopérable et localement avancé ou récurrent ou métastatique. Selon les critères d’inclusion, les patients devaient être HER2-positifs, tel que défini par une surexpression de la protéine HER2 (IHC) ou une amplification du gène HER2 (FISH), les analyses étant effectuées par un laboratoire central.
Lors de la conduite de l’étude ToGA (BO18255), l’association du 5-FU ou de capécitabine et du cisplatine était considérée comme les soins d’usage courant au Canada.
| Tableau 36 – Résumé des données démographiques | ||
|---|---|---|
| Tableau 36 – Résumé des données démographiques | ||
FP/ cisplatine (FP) N = 290 | Trastuzumab/ FP/ cisplatine (H+FP) N = 294 | |
FP/ cisplatine (FP) N = 290 | Trastuzumab/ FP/ cisplatine (H+FP) N = 294 | |
| Sexe | ||
| Homme | 218 (75 %) | 226 (77 %) |
| Femme | 72 (25 %) | 68 (23 %) |
| Race | ||
| Noire | 2 (<1 %) | 1 (<1 %) |
| Blanche | 105 (36 %) | 115 (39 %) |
| Orientale | 158 (54 %) | 151 (51 %) |
| Autre | 25 (9 %) | 27 (9 %) |
| Âge (ans) | ||
| Moyen | 58,5 | 59,4 |
| É.-T. | 11,22 | 10,75 |
| Médian | 59,0 | 61,0 |
| Min.-Max. | 21-82 | 23-83 |
| Poids (kg) | ||
| Moyen | 63,17 | 62,08 |
| É.-T. | 13,034 | 12,594 |
| Médian | 60,30 | 61,45 |
| Min.-Max. | 28,0-105,0 | 35,0-110,0 |
| Taille (cm) | ||
| Moyen | 166,4 | 166,3 |
| É.-T. | 8,85 | 8,26 |
| Médian | 167,0 | 166,0 |
| Min.-Max. | 128-190 | 146-198 |
Les résultats relatifs à l’efficacité de l’étude ToGA (BO18255) sont résumés aux Tableaux 36 à 38. Les patients recrutés pour l’étude étaient atteints d’un adénocarcinome de l’estomac ou de la jonction œsogastrique HER2-positif inopérable au stade localement avancé ou récurrent ou métastatique n’ayant jamais été traités auparavant et non-candidats au traitement curatif. Le principal critère d’évaluation était la survie globale, définie comme le délai entre la date de la randomisation et le décès toutes causes confondues. Au moment de l’analyse, un total de 349 patients randomisés étaient décédés : 182 patients (62,8 %) dans le groupe témoin et 167 (56,8 %) dans le groupe de traitement. La majorité des décès étaient attribuables à des événements liés au cancer sous-jacent.
L’ajout de trastuzumab au schéma capécitabine/5-FU et cisplatine a donné lieu à une amélioration pertinente sur le plan clinique et statistiquement significative du principal critère d’évaluation, à savoir la survie globale (p = 0,0046; test Mantel-Haenszel). La durée de survie médiane était de 11,1 mois avec le schéma capécitabine/5-FU et cisplatine et de 13,8 mois avec le schéma trastuzumab + capécitabine/5- FU et cisplatine. Le risque de décès était réduit de 26 % (risque relatif [RR] de 0,74; IC à 95 % [0,60-0,91]) chez les patients du groupe trastuzumab, comparativement au groupe capécitabine/5-FU. Les résultats ont été considérés par un comité indépendant de surveillance des données comme étant le résultat définitif de l’étude.
Un an après la date limite de collecte des données cliniques pour la deuxième analyse préliminaire des données définitives de l’efficacité et de l’innocuité, une mise à jour de l’analyse de la survie globale a montré que 446 patients étaient décédés : 225 patients (78 %) du groupe témoin et 221 (75 %) du groupe de traitement. La majorité des décès étaient attribuables à des événements liés au cancer sous- jacent. La durée de survie médiane était de 11,7 mois avec le schéma capécitabine/5-FU et cisplatine et de 13,1 mois avec le schéma trastuzumab + capécitabine/5-FU et cisplatine. Le risque de décès était réduit de 20 % (RR de 0,80; IC répété [0,661-0,978]) chez les patients du groupe trastuzumab, comparativement à ceux du groupe capécitabine/5-FU et cisplatine (voir Tableau 37 et Figure 8).
| Tableau 37 – Résumé des résultats de la survie globale dans l’étude BO18255 (série complète d’analyses) | ||||
|---|---|---|---|---|
| Analyse | Survie globale, Nombre médian de mois | RR IV*** | Valeur p | |
FP N = 290 | (H+FP) N = 294 | |||
| 2e analyse préliminaire de l’efficacité et de l’innocuité* | 11,1 | 13,8 | 0,74 (0,573, 0,950) | 0,0046 |
| Mise à jour de l’analyse de la SG** | 11,7 | 13,1 | 0,80 (0,661, 0,978) | 0,0215 |
FP : Fluoropyrimidine / cisplatine
H+FP : Trastuzumab + fluoropyrimidine / cisplatine
*Les résultats de la SG présentés à la première ligne du Tableau 37 sont les résultats de la deuxième analyse préliminaire des données de l’efficacité (date limite de collecte des données clinique le 7 janvier 2009). Les résultats de la SG examinés par le comité indépendant de surveillance des données (CISD) pour la deuxième analyse préliminaire basés sur 348 décès avaient dépassé la limite statistique définie au préalable de 0,0188 (p = 0,0048) et étaient le résultat définitif de l’étude ToGA (BO18255).
**Les résultats de la SG présentés à la deuxième ligne du Tableau 37 sont les résultats de la mise à jour de l'analyse de la SG après la date limite de collecte des données pour la deuxième analyse préliminaire des données définitives de l’efficacité et de l’innocuité.
*** Afin de maintenir des intervalles de confiance à un niveau global de 95 % pour les différents examens des données de la survie, on a calculé des intervalles de confiance répétés (ICR) pour les risques relatifs de la SG.
Figure 8 – Courbe de Kaplan-Meier de la survie globale
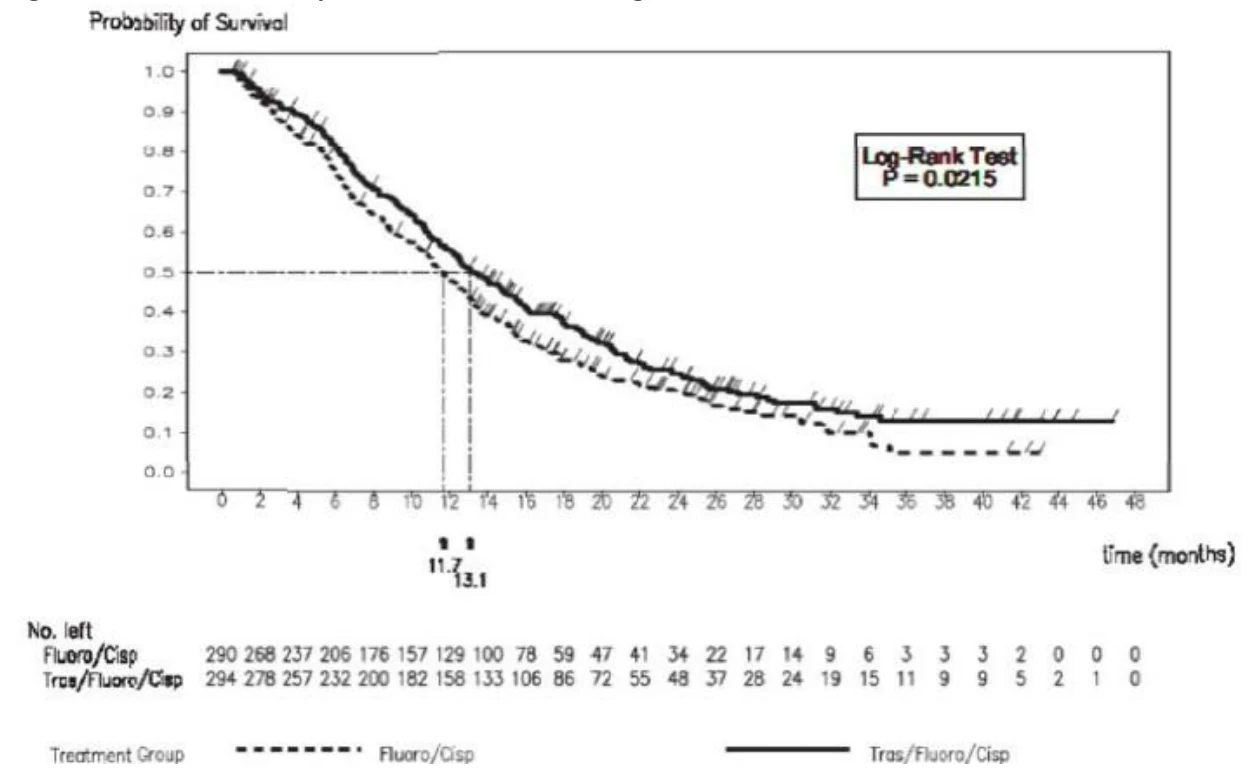
*Les courbes de Kaplan-Meier pour la SG sont les résultats de la mise à jour de l’analyse de la SG un an après la date de limite de collecte des données cliniques pour la deuxième analyse préliminaire des données définitives de l’efficacité et de l'innocuité.
Dans l’étude ToGA (BO18255), les analyses par sous-groupes a posteriori indiquent qu’un effet positif du traitement était limité aux tumeurs ayant des taux plus élevés de protéine HER2 (IHC 2+ / FISH+ et IHC 3+). Au moment de la deuxième analyse préliminaire des données de l’efficacité et de l’innocuité, la survie globale médiane pour le groupe des patients ayant une forte expression de la protéine HER2 était de 11,8 mois vs 16 mois (RR : 0,65; IC à 95 % : 0,51-0,83) (voir Tableau 38).
| Tableau 38 – Résumé des résultats de la survie globale dans l’étude BO18255 (série complète d’analyses) | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| Tableau 38 – Résumé des résultats de la survie globale dans l’étude BO18255 (série complète d’analyses) | |||||||||
| Sous-groupe | FP | H+FP | |||||||
| Sous-groupe | FP | H+FP | |||||||
| Patients par groupe | N Manifes- tations | Délai médian | Patients par groupe | N Manifes- tations | Délai médian | RR | IC à 95 % pour le RR | ||
| Patients par groupe | N Manifes- tations | Délai médian | Patients par groupe | N Manifes- tations | Délai médian | RR | IC à 95 % pour le RR | ||
| Tous | 290 | 182 | 11,1 | 294 | 167 | 13,8 | 0,74 | [0,60; 0,91] | |
| Résultats du statut HER2 | FISH+/IHC 0 ou 1+ FISH- ou + ou aucun | 70 218 | 45 136 | 8,7 11,8 | 61 228 | 43 120 | 10,0 16,0 | 1,07 0,65 | [0,70; 1,62] [0,51; |
| résultat / IHC2+ ou 3+ | 0,83] | ||||||||
Un total de 233 patients [40 %] avaient reçu des traitements antérieurs contre le cancer gastrique, notamment une chimiothérapie adjuvante, une radiothérapie ou une chirurgie : 130 patients [44 %] du groupe FP + H et 103 patients [36 %] du groupe FP. Au total, 351 patients [60 %] n’avaient pas reçu de traitement antérieur contre le cancer gastrique : 164 patients [56 %] du groupe FP + H et 187 patients [64 %] du groupe FP (voir Tableau 39).
| Tableau 39 – Analyse de la survie globale en fonction du traitement antérieur du cancer gastrique (série complète d’analyses) | |||||||
|---|---|---|---|---|---|---|---|
| FP | H+FP | ||||||
| Patients par groupe | Manifes- tations | SG médiane (mois) | Patients par groupe | Manifes- tations | SG médiane (mois) | Risque relatif (IC à 95 %) | |
| Tous | 290 | 182 | 11,1 | 294 | 167 | 13,8 | 0,74 (0,60, 0,91) |
| Traitement antérieur du cancer gastrique | |||||||
| Non | 187 | 123 | 10,2 | 164 | 101 | 12,6 | 0,67 (0,51, 0,88) |
| Oui | 103 | 59 | 13,5 | 130 | 66 | 14,6 | 0,88 (0,62, 1,25) |
a Par rapport au schéma fluoropyrimidine / cisplatine; en fonction de l’analyse non stratifiée.
Les résultats relatifs au principal critère d’évaluation de l’étude ToGA (BO18255), la survie globale, étaient confirmés par les améliorations des paramètres secondaires de l’efficacité, à savoir la SSP, le délai avant la progression, le taux de réponse global et la durée de la réponse. Au moment de la deuxième analyse préliminaire des données de l’efficacité et de l'innocuité, pour le groupe FP + H par rapport au groupe FP, la SSP médiane était de 6,7 mois vs 5,5 mois; le délai médian avant la progression, de 7,1 mois vs 5,6 mois; le taux de réponse global, de 47,3 % (139/294) vs 34,5 % (100/290); et la durée médiane de la réponse, de 6,9 mois vs 4,8 mois.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale : les études de toxicologie relatives au trastuzumab ont porté sur la spécificité d’espèce, l’administration prolongée, la coadministration avec des agents de chimiothérapie, l’optimisation du processus de fabrication et les modifications de la formulation.
Le trastuzumab est spécifique à l’endroit du récepteur p185HER2 humain et ne se fixe pas au récepteur murin correspondant (p185neu). Le profil de liaison aux tissus du singe in vitro a démontré que le singe est un modèle qui convient à des études de toxicité exhaustives.
Études sur la toxicité aiguë : dans les études sur la toxicité aiguë, le trastuzumab a été bien toléré et n’a produit aucun signe de toxicité générale à toutes les doses étudiées, même à la plus forte dose qu’il était possible d’administrer à partir d’une formulation de 5 mg/mL. L’administration intraveineuse de trastuzumab, à raison d’une dose unique de 94 mg/kg (souris) ou de 47-50 mg/kg (singe), n’a entraîné aucun effet toxique important, quel que soit le paramètre évalué.
Les études de pontage effectuées chez le singe en vue d’évaluer l’innocuité et la pharmacocinétique du trastuzumab obtenu par optimisation du processus de fabrication, incluant un changement de lignée cellulaire (passage de H2 à H13), n’ont révélé aucun signe de toxicité aiguë ni de modification du profil pharmacocinétique chez le singe. Le trastuzumab provenant d’une optimisation subséquente du processus de fabrication et d’un changement de formulation (lyophilisation) avait un profil pharmacocinétique semblable chez le singe et n’a pas eu d’effet sur les paramètres d’innocuité.
Les résultats des études sur la toxicité aiguë portant sur le trastuzumab sont résumés au Tableau 40.
Tableau 40 - Sommaire des études non cliniques sur la toxicité aiguë du trastuzumab
| Numéro d’étude | Type d’étude | Espèce / Souche | Nombre / sexe/ groupe | Voie d’adm. | Dose (mg/kg) | Numéro de lot | Facteur d’innocuité estimé | Durée de l’étude | ||
|---|---|---|---|---|---|---|---|---|---|---|
| Numéro d’étude | Type d’étude | Espèce / Souche | Nombre / sexe/ groupe | Voie d’adm. | Dose (mg/kg) | Numéro de lot | Facteur d’innocuité estimé | Durée de l’étude | ||
| Rapport du poids corporel | ASCA/ ASCH | |||||||||
| Rapport du poids corporel | ASCA/ ASCH | |||||||||
91-629- 1450 | Dose unique aiguë (BPL) | Souris/Crl: CD-1® (ICR) BR/VAF/ plusTM | 5/M 5/F | IV | 0 9,4 47 94 | M3- RD175 | --- 4,7x NA 47x | --- 2,8x NA 19x | Au moins 2 sem. | |
| Commentaires : Le trastuzumab était bien toléré et la dose sans effets observables (DSEO) après une seule injection intraveineuse par bolus de trastuzumab était de 94,0 mg/kg chez la souris. | ||||||||||
| 91-640-1450 | Acute Single Dose (GLP) | Monkey/ Rhesus | 2/M 2/F | IV | 0 4,7 23,5 47 | M3-RD175 | --- 2,4x NA 24x | --- 1x NA 12x | Au moins 2 sem. | |
| Commentaires : Le trastuzumab était bien toléré et la dose sans effets observables (DSEO) après une seule injection intraveineuse par bolus de trastuzumab était de 47,0 mg/kg chez le singe rhésus. | ||||||||||
| 94-173-1450a | Dose unique aiguë (BPL) | Singe/ Rhésus | 2/M 2/F | IV | 0 5 50 50 | M3-RD319 A9806AX | --- 2,5x 2,5x 2,5x | --- NA NA NA | Au moins 2 sem. | |
| Commentaires : Une dose intraveineuse unique de trastuzumab H13 ou de trastuzumab H2 pouvant atteindre 50 mg/kg était bien tolérée et n’a produit aucun effet indésirable chez les singes rhésus. | ||||||||||
| 94-436-1450b | Dose unique aiguë (BPL) | Singe/ Rhésus | 4/F | IV | 1.5 1.5 | M3-RD319 C9802AX | 0,8x 0,8x | NA NA | 30 jours | |
| Commentaires : L’administration intraveineuse unique de trastuzumab (H13-1K) ou de trastuzumab (H13-12K) à raison de 1,5 mg/kg a été bien tolérée et n’a produit aucun effet différentiel en lien avec les médicaments à l’étude quant aux paramètres de toxicité chez les singes rhésus femelles. | ||||||||||
| 95-490-1450c | Dose unique aiguë (BPL) | Singe/ Rhésus | 6/F | IV | 1,5 1,5 | M4- RD494 C9807AX | 0,8x 0,8x | NA NA | 11 sem. | |
| Commentaires : Cette étude croisée a été menée pour fournir des échantillons de sérum provenant des singes rhésus à la suite d’une seule injection intraveineuse par bolus de trastuzumab (préparation liquide pour dose unique) et de trastuzumab (préparation lyophilisée multidose) pour comparer leurs profils pharmacocinétiques. Tous les animaux ont survécu à l’étude, et on n’a observé aucun signe de toxicité clinique apparente en lien avec les médicaments à l’étude. De plus, il n’y avait aucune différence statistiquement significative ou autrement notable entre les deux groupes qui pouvait être attribuée aux différentes préparations. | ||||||||||
IV=Intraveineuse
a Cette étude a été menée pour étayer le processus de changement de préparation liquide du trastuzumab H2 au trastuzumab H13.
b Cette étude a été menée pour étayer l’emploi clinique du trastuzumab produite par un processus de fabrication améliorée, trastuzumab (H13-12K)
c Cette étude a été menée pour étayer l’utilisation clinique du trastuzumab lyophilisé.
Études sur la toxicité de doses multiples: Dans les études sur la toxicité de doses multiples, le trastuzumab a été bien toléré et n’a produit aucun signe de toxicité générale à toutes les doses étudiées, même à la plus forte dose qu’il était possible d’administrer, soit 25 mg/kg. L’administration intraveineuse de trastuzumab, à raison de doses multiples pouvant atteindre 25 mg/kg une fois par semaine durant 26 semaines ou deux fois par semaine pendant 12 semaines (singe), n’a entraîné aucun effet toxique important, quel que soit le paramètre évalué.
Certains changements isolés dans le tracé de l’ECG, qui ne suivaient aucune tendance apparente, ont été observés après l’administration intraveineuse à des singes de doses multiples pouvant atteindre 25 mg/kg pendant 26 semaines. Voici un résumé des observations électrocardiographiques qui étaient statistiquement significatives dans cette étude, par rapport aux témoins. Chez les guenons, aux semaines 5 et 21, l’intervalle Q-T était de 0,22 seconde (véhicule : 0,18 seconde) pour la dose de 5 mg/kg. Il était de 0,23 seconde (véhicule : 0,18 seconde) pour la dose de 25 mg/kg. Chez les singes mâles, aux semaines 9 et 17, l’intervalle Q-T était de 0,16 seconde (véhicule : 0,21 seconde) pour la dose de 1 mg/kg. Il était de 0,04 seconde (véhicule : 0,03 seconde) pour la dose de 25 mg/kg. À la semaine 17, la fréquence cardiaque était respectivement de 145 et 160 battements/minute (véhicule : 183 battements/minute) pour les doses de 5 et 25 mg/kg. On n’a noté aucune différence statistiquement significative dans les valeurs électrocardiographiques chez les guenons aux semaines 9, 13, 17 et 26, ni chez les singes mâles aux semaines 5, 13, 21 et 26. Chez les singes mâles recevant 25 mg/kg, aux semaines 30 et 34 (période de récupération), la fréquence cardiaque était respectivement de 190 battements/minute (véhicule : 160 battements/minute) et de 180 battements/minute (véhicule : 200 battements/minute); tandis que l’intervalle Q-T était respectivement de 0,19 seconde (véhicule : 0,22 seconde) et de 0,23 seconde (véhicule : 0,19 seconde). Chez les guenons, aux semaines 30 et 34, la fréquence cardiaque était respectivement de 190 battements/minute (véhicule : 210 battements/minute) et de 140 battements/minute (véhicule : 180 battements/minute); tandis que l’intervalle Q-T était respectivement de 0,22 seconde (véhicule : 0,17 seconde) et de 0,26 seconde (véhicule : 0,21 seconde) pour la dose de 25 mg/kg.
Bien que l’administration de trastuzumab ait été associée à une légère réduction de la fréquence cardiaque chez certains singes mâles recevant 5 ou 25 mg/kg, ces résultats ne sont pas considérés comme significatifs du point de vue toxicologique, puisque ces singes ne présentaient pas de bradycardie. Aucune signification toxicologique n’a été attribuée aux anomalies des complexes ventriculaires signalées chez les singes traités par le trastuzumab puisque ces anomalies n’ont pas été observées couramment chez tous les singes traités. Il peut parfois arriver que l’on observe des anomalies des complexes chez des animaux normaux.
Les résultats des études sur la toxicité de doses multiples de trastuzumab sont résumés au Tableau 41.
Tableau 41 – Sommaire des études non cliniques sur la toxicité de doses multiples de trastuzumab
| Numéro d’étude | Type d’étude | Espèces / Souches | Nbre/ Sexe/ Groupe | Voie d’adm. | Dose (mg/kg) | Facteur d’innocuité estimé | Durée de l’étude | |
|---|---|---|---|---|---|---|---|---|
| Rapport du poids corporel | ASCA/ ASCH | |||||||
| 91-667-1450 | Multidos e (BPL) | Singe/ Rhésus | 4-6/M 4-6/F | IV | 0 2.35 11.75 23.5 | --- 2,4x 12x 24x | --- 2x 11x 21x | 8 sem. |
| Commentaires : Des injections en bolus de trastuzumab à des doses pouvant atteindre 23,5 mg/kg ont été bien tolérées lorsqu'administrées deux fois par semaines pendant environ 4 semaines. | ||||||||
| 94-455-1450 | Multidose (BPL) | Singe/ Cynomolgus | 4-6/M 4-6/F | IV | 0 1 5 25 | --- 0,5x 2,5x 13x | --- 0.3x 3x 14x | 8 mois |
| Commentaires : Des injections en bolus de trastuzumab à des doses pouvant atteindre 25 mg/kg ont été bien tolérées et n’ont produit aucun signe de toxicité lorsqu’administrées à des singes cynomolgus une fois par semaine pendant environ 6 mois. Cependant, on a, à divers moments, remarqué certains changements au niveau de l’ECG (Veuillez consulter la section TOXICOLOGIE – Études de toxicité multidose). | ||||||||
| 97-333-1450 | Multidose (BPL) | Singe/ Cynomolgus | 4-6/M 4-6/F | IV | 0 1 5 25 | --- 1x 5x 25 x | --- NA NA NA | 5 mois |
| Commentaires : D’après l’évaluation préliminaire des résultats de cette étude, l’administration de trastuzumab n’a produit aucun effet indésirable apparent chez les singes cynomolgus, mâles et femelles, à des doses pouvant atteindre 25 mg/kg. | ||||||||
IV=Intraveineuse, NA=non disponible.
Génotoxicité: le trastuzumab n’a été associé à aucun signe d’effet mutagène dans le test du micronoyau chez la souris, le test de mutation bactérienne et le test d’aberrations chromosomiques utilisant des lymphocytes humains. Ces études sont abrégées au Tableau 42.
Tableau 42 - Sommaire des études non cliniques sur le pouvoir mutagène du trastuzumab
| Numéro d’étude | Type d’étude | Espèces/ Souche | Nbre/ Sexe/ Groupe | Voie d’admi n. | Dose (mg/kg) | Facteur d’innocuité estimé | Durée de l’étude | |
|---|---|---|---|---|---|---|---|---|
| Rapport du poids corporel | AUCA/ AUCH | |||||||
| 98-024-1450 | Micronoyaux in vivo (BLP) | Souris/ICR/ (CRj: CD-1,SPF) | 6/M | IV | 0 29.5 59 118 | --- 15x 30x 59X | --- NA NA NA | 24 heures |
| Commentaires : Le trastuzumab s’est révélé négatif quant au potentiel clastogène, tel que mesuré par l’induction de micronoyaux dans la moelle osseuse chez les souris ICR mâles. | ||||||||
| 94-382-1450 | Mutagénicité (BLP) | Salmonella typhimurium E. coli | NA | NA | 0-5000 mcg/mL | --- 41xa | --- NA | NA |
| Commentaires : Le trastuzumab n’a pas réussi à induire la mutation en 4 souches de Salmonella typhimurium et 2 souches de E. coli, lors d’épreuves à des concentrations pouvant atteindre 5000 mcg/mL en l’absence du système d’activation métabolique du foie de rat (S-9), et 3750 μg/mL en sa présence, avec un protocole « treat and plate ». Tous les traitements par le trastuzumab sur les souches d’essai, tant en l’absence qu’en présence du S-9, n’ont pas réussi à produire une augmentation statistiquement significative du nombre des révertants lorsque les données ont été analysées au niveau de 1 % au moyen du test de Dunnett. Cette étude était donc considérée n’avoir fourni aucun signe d’activité mutagène du trastuzumab. | ||||||||
| 97-101-1450 | Potentiel cytogène (BPL) | Lymphocytes humains | NA | NA | 0-5000 mcg/mL | --- 41xa | --- NA | NA |
| Commentaires : Le trastuzumab a été considéré négatif pour induire des aberrations chromosomiques dans les lymphocytes du sang complet humain lorsque traités par le trastuzumab à des doses atteignant et comprenant 5000 mcg/mL avec et sans activation métabolique. Ces résultats ont été vérifiés par des essais confirmatoires menés de manière indépendante. | ||||||||
IV=Intraveineuse, NA=non applicable.
a Les animaux n’ont pas reçu de doses; on ne peut donc pas calculer les rapports d’ASC. Toutefois, le rapport de concentration appliqué in vitro aux tissus/la concentration maximale moyenne observée dans la circulation humaine (123 mcg/mL) sont présentés ici.
Cancérogénicité: le pouvoir cancérogène du trastuzumab n’a pas été évalué.
Toxicité pour la reproduction et le développement : les résultats des études sur la reproduction, effectuées chez des singes cynomolgus femelles recevant des injections intraveineuses quotidiennes de trastuzumab pendant 4 jours, puis deux injections par semaine pendant le reste du traitement, n’ont mis en évidence aucune modification des cycles œstraux ni du bilan des hormones sexuelles, aucun effet embryotoxique et aucun effet tératogène liés au trastuzumab. La grossesse n’a pas semblé modifier l’exposition des mères au trastuzumab.
Lorsque le trastuzumab a été administré au cours de l’organogenèse, les concentrations sériques chez les fœtus correspondaient à 10-19 % des taux chez les mères. L’administration durant le dernier trimestre de la gestation a entraîné des concentrations sériques de trastuzumab chez les fœtus équivalant à environ 33 % des taux chez les mères. La différence entre les concentrations sériques fœtales de trastuzumab obtenues au début de la gestation et celles observées à la fin de la gestation pourrait être attribuable à l’intervalle entre l’administration du trastuzumab et le prélèvement des échantillons de sang chez les mères et les fœtus (les spécimens ont été prélevés 50 jours après la dernière injection de trastuzumab dans l’étude sur le début de la gestation, et 2 jours après la dernière injection de trastuzumab dans l’étude sur la fin de la gestation). Toutefois, l’augmentation du rapport entre le taux sérique fœtal et le taux sérique maternel concorde avec le fait que la vitesse du transfert placentaire des immunoglobulines augmente à mesure que la gestation progresse chez les primates, humains et non humains. Le taux de trastuzumab dans le lait des guenons en lactation était relativement faible par rapport à la concentration dans le sérum. Le trastuzumab décelé dans le lait des guenons allaitantes n’a aucunement influé sur la croissance et le développement des petits de la naissance à l’âge d’un mois, moment où l’étude a pris fin. Les études sur la reproduction portant sur le trastuzumab sont résumées au Tableau 43.
Tableau 43 - Sommaire des études non cliniques sur les effets du trastuzumab sur la reproduction
| Numéro d’étude | Type d’étude | Espèces/ Souche | Nbre/ Sexe/ Groupe | Voie d’admi n. | Dose (mg/kg) | Facteur d’innocuité estimé | Durée de l’étude | |
|---|---|---|---|---|---|---|---|---|
| Rapport du poids corporel | ASCA/ ASCH | |||||||
| 95-038-1450 | Évaluation de la fertilité (BPL) | Singe/ Cynomolgus | 6/F | IV | 0 1 5 25 | --- 1x 5x 25x | --- 8,0xa 2,2xa 1,6xa | 7 cycles menstruels |
| Commentaires : L’administration intraveineuse de trastuzumab aux doses de 1, 5, et de 25 mg/kg pendant trois cycles menstruels n’a été associée à aucun signe de toxicité, de changement des cycles menstruels, ni de profils d’hormones sexuelles. | ||||||||
| 95-039-1450 | Développem ent embryofœtal (BPL) | Singe/ Cynomolgus | 12/F | IV | 0 1 5 25 | --- 1x 5x 25x | --- 7,2xa 2,2xa 1,8xa | 100 jours |
Commentaires : L’administration intraveineuse de trastuzumab à raison de 1, 5, et 25 mg/kg les jours 20, 21, 22, 23, 27, 30, 34, 37, 41, 44, 47, et 50 de la gestation a été bien tolérée et n’a pas provoqué de toxicité maternelle, d’embryotoxicité ni de tératogénicité. Par contre, cinq décès maternels sont survenus dans le cadre de cette étude. Deux des guenons gravides, une dans le groupe à la dose de 1,0 mg/kg et une dans le groupe témoin recevant le véhicule, sont mortes sans mettre bas ou avorter et ont donc été remplacées. Trois autres morts subséquentes de mères, soit deux dans le groupe à la dose de 1,0 mg/kg et une dans le groupe recevant 25 mg/kg, sont survenues après avortement du fœtus. Les décès ont été attribués à la présence d’une infection rétrovirale parmi la colonie d’animaux et non à l’administration du trastuzumab. | ||||||||
| 95-238-1450 | Transfert placentair e en fin de gestation (BPL) | Singe/ Cynomolgus | 8/F | IV | 25 | 25x | 1.7x | 7 mois |
| Commentaires : L’administration de trastuzumab à la dose intraveineuse par bolus de 25 mg/kg pendant la fin de la gestation ou la période de lactation n’a pas provoqué de toxicité maternelle, fœtale ou néonatale. | ||||||||
IV=Intraveineuse
a Le manque d’échantillons pharmacocinétiques ne permet pas le calcul direct de rapports de l’ASC, par contre, le rapport des concentrations minimales ajustées selon la dose à l’état d’équilibre des animaux/humains est présenté ici.
Toxicologie particulière : le trastuzumab a fait l’objet d’études toxicologiques spéciales portant sur les aspects suivants : réactivité croisée au niveau des tissus humains et des tissus de singe, immunogénicité, interactions médicamenteuses, tolérance locale, pouvoir hémolytique et compatibilité avec le sang in vitro et effets toxiques généraux chez la souris avec le tréhalose comme ingrédient de la formulation. Les détails de ces études sont présentés au Tableau 44, au Tableau 45 et au Tableau 46
Aucun changement macroscopique ni histopathologique n’a été observé au niveau des tissus auxquels le trastuzumab s’était fixé dans les études de réactivité croisée tissulaire.
En outre, le tréhalose, ingrédient de la préparation lyophilisée, n’a entraîné aucun signe de toxicité clinique ou anatomique quand il a été administré à des souris à des doses intraveineuses atteignant 1 g/kg par jour. Des études sur les interactions médicamenteuses, où des doses uniques de 1,5 mg/kg de trastuzumab (doses plus faibles que la dose recommandée) ont été administrées par voie intraveineuse en même temps que des doses uniques de doxorubicine, de cyclophosphamide, de paclitaxel ou avec l’association doxorubicine-cyclophosphamide, n’ont révélé aucune modification significative du profil pharmacocinétique du trastuzumab et des agents de chimiothérapie évoquant des problèmes d’innocuité et d’efficacité. Dans les études sur la tolérance locale chez le lapin, on n’a pas observé de signes macroscopiques ni de signes histopathologiques de pouvoir irritant après l’administration intraveineuse de trastuzumab sous forme liquide ou lyophilisée à une concentration de 5 mg/mL. Les deux préparations (préparation liquide et préparation lyophilisée) sont compatibles avec le sang entier, le sérum et le plasma d’humains et de singes.
Tableau 44 - Sommaire des études spéciales non cliniques sur la toxicité du trastuzumab
| Numéro d’étude | Type d’étude | Espèce / Souche | Nbre/ sexe/ groupe | Voie d’admi n. | Dose (mg/kg) | Facteur d’innocuité estimé | Durée de l’étude | ||
|---|---|---|---|---|---|---|---|---|---|
| Numéro d’étude | Type d’étude | Espèce / Souche | Nbre/ sexe/ groupe | Voie d’admi n. | Dose (mg/kg) | Facteur d’innocuité estimé | Durée de l’étude | ||
| Rapport de poids corporel | ASCA/ ASCH | ||||||||
| Rapport de poids corporel | ASCA/ ASCH | ||||||||
| 91-663-1450 | Étude de réactivité tissulaire croisée (BPL) | Tissu humain | NA | NA | 2,5 mcg/mL 50 mcg/mL | 0,02xa 0,04xa | NA NA | NA | |
| Commentaires : L’anticorps humanisé, le trastuzumab, détecte un antigène dont la distribution dans les cellules épithéliales et les carcinomes est restreinte. L’anticorps murin, le muMab 4D5, réagit dans les tissus normaux, de la même façon que ce qui a parallèlement été observé pour le trastuzumab. Les différences de coloration peuvent être le reflet des conditions méthodologiques employées pour détecter ces deux anticorps. Les tendances d’immunoréactivité observées dans les tumeurs humaines sont presque identiques pour ces deux anticorps. | |||||||||
| 91-686-1450 | Étude de réactivité tissulaire croisée (BPL) | Tissu de singe/Rhésus | NA | NA | 2,5 mg/mL 0,79 mg/mL | 20xa 6xa | NA NA | NA | |
| Commentaires : Le muMab 4D5 a détecté un antigène dans les cellules nerveuses et épithéliales de divers tissus normaux. Le schéma de coloration avec le trastuzumab humanisé était semblable au niveau de la distribution, mais inconstant et moins intense. Les différences de coloration entre le trastuzumab et le muMab 4D5 peuvent être attribuées aux différences méthodologiques dans la détection des deux anticorps. Les résultats ont indiqué que le singe rhésus exprime un antigène qui est reconnu par les anticorps monoclonaux à p185HER2. | |||||||||
| 92-458-1450b | Immunogéni cité multidose (BPL) | Singe/ Cynomolgus | 3/F | IV | 5,0 5,0 5,0 5,0 | 2,5 x 2,5 x 2,5 x 2,5 x | 2,9 x 2,5 x 1,9 x 1,0 x | 6 mois | |
| Commentaires : L’administration hebdomadaire de 5,0 mg/mL du médicament à l’étude, le trastuzumab (variante à forte teneur de glutamine), le trastuzumab (variante à faible teneur de glutamine) et le trastuzumab (variante à l’arginine) ou le muMab 4D5, a été bien tolérée chez les singes cynomolgus. Le trastuzumab, le trastuzumab (variante à forte teneur de glutamine), le trastuzumab (variante à faible teneur de glutamine) et le trastuzumab (variante à l’arginine) ne se sont pas révélés immunogènes d’après la pharmacocinétique prévue et l’absence de réponse aux anticorps, tandis que le muMab 4D5 était considéré immunogène chez le singe cynomolgus. | |||||||||
| 93-446-1450c | Immunogéni cité suivi (BPL) | Singe/ Cynomolgus | 3/F | IV | 5,0 5,0 | 2,5x 2,5x | NA NA | 2 sem. | |
| Commentaires : Une dose de provocation intraveineuse de 5,0 mg/kg de trastuzumab (variante à forte teneur de glutamine) ou de trastuzumab (variante à faible teneur de glutamine) a été bien tolérée et ne s’est pas révélée immunogène, tel que mesurée par la formation d’anticorps chez les guenons cynomolgus. | |||||||||
Tableau 45 – Sommaire des études spéciales sur la toxicité non clinique avec le trastuzumab
| Numéro d’étude | Type d’étude | Espèce / Souche | Nbre/ sexe/ groupe | Voie d’admin. | Dose (mg/kg) | Facteur d’innocuité estimé | Durée de l’étude | ||
|---|---|---|---|---|---|---|---|---|---|
| Rapport de poids corporel | ASCA/ ASCH | ||||||||
| 94-241-1450 | Interactions médicamenteuses d’une dose unique (BPL) | Singe/Rhésus | 3/F | IV | 1,5 | 0,8x | NA | 3 semaines | |
| Commentaires : Une injection intraveineuse unique de préparation liquide de trastuzumab (à des doses avoisinant la dose clinique pour les humains selon le poids corporel), lorsqu’administrée seule ou en association avec AdriamycinMD ou TaxolMD, ou lorsque donnée en association avec AdriamycinMD ou CytoxanMD, a été bien tolérée et n’a produit aucun signe de toxicité systémique. | |||||||||
| 91-639-1450 | Tolérance locale aiguë (BPL) | Lapin/Hra: (NZW) SPF | 9/F | IV | 0 1,9 | --- 1x | --- NA | 7 jours | |
| Commentaires : Le médicament à l’étude et les préparations d’excipient ne sont pas considérés comme étant localement irritant après une seule administration intraveineuse par bolus chez le lapin. | |||||||||
| 95-502-1450 | Tolérance locale aiguë (BPL) | Lapin/Hra: (NZW) SPF | IV IV SC SC | 0 5 mg/mL 50 mg/mL 100 mg/mL | --- 1x 9,5x 19x | --- NA NA NA | 7 days | 6 mois | |
| Commentaires : L’administration du trastuzumab par injection intraveineuse unique par bolus après reconstitution avec de l’alcool benzylique à 1,1 % et dilution avec une solution saline pour atteindre une concentration de 5 mg/mL, ou par injection sous-cutanée unique après reconstitution avec de l’alcool benzylique à 1,1 % à une concentration de 100 mg/mL, ou après dilution avec une solution saline jusqu’à une concentration de 50 mg/mL est bien tolérée chez le lapin et ne produit aucun signe d’irritation locale attribuable aux médicaments à l’étude. | |||||||||
| 91-668-1450 | Potentiel hémolytique Compatibilité sanguine (BPL) | Singe/Rhésus et sang et plasma humain | NA | NA | 4,7 mg/mL | 38xa | NA | NA | |
| Commentaires : Le trastuzumab (à une concentration de 4,7 mg/mL) et l’excipient du trastuzumab n’ont pas causé d’hémolyse des érythrocytes humains ou des singes rhésus et étaient compatibles avec le sérum et le plasma humain et des singes rhésus. | |||||||||
Adriamycin est une marque déposée de Pharmacia & Upjohn S.P.A.
Taxol est une marque déposée de Bristol-Myers Squibb Company.
Cytoxan est une marque déposée de Mead Johnson & Company.
Tableau 46 - Résumé global des études spéciales sur la toxicité non-clinique avec le trastuzumab
| Numéro d’étude | Type d’étude | Espèce / Souche | Nbre/ sexe/ groupe | Voie d’admi n. | Dose (mg/kg) | Facteur d’innocuité estimé | Durée de l’étude | ||
|---|---|---|---|---|---|---|---|---|---|
| Rapport de poids corporel | ASCA/ ASCH | ||||||||
| 95-501-1450 | Potentiel hémolytique Compatibilité sanguine (BPL) | Singe/Rhés us et sang et plasma humain | NA | NA | 5 mg/mL | 41xa | NA | NA | |
| Commentaires : Le trastuzumab (à une concentration de 5 mg/mL) et le véhicule du trastuzumab (dilué à une concentration équivalente à une concentration de 5 mg/mL de trastuzumab) n’ont pas causé d’hémolyse des érythrocytes humains ou des singes rhésus et sont compatibles avec le sérum et le plasma du singe rhésus et de l’humain. | |||||||||
| 96-014-1450 | Multidose (BPL) avec tréhalose | Souris/Crl: CD1® (ICR)BRVAF/ Plus® | 10/M 10/F | IV | 0 10 100 1000 | --- 35xd 350xd 3500xd | - NA NA NA | 2 semaines | |
| Commentaires : L’administration intraveineuse quotidienne de tréhalose pendant 2 semaines a été bien tolérée et n’a produit aucun effet indésirable à des doses atteignant et incluant 1000 mg/kg chez les souris, mâles et femelles. | |||||||||
IV=Intraveineuse, NA=non disponible, SC=sous-cutanée, IP=intrapéritonéale
a Les animaux n’ont pas reçu de doses; on ne peut donc pas calculer les rapports d’ASC. Toutefois, le rapport de concentration appliqué in vitro aux tissus/la concentration maximale moyenne observée dans la circulation humaine (123 μg/mL) sont présentés ici.
b Le potentiel immunogène à deux préparations de trastuzumab (H2), variantes à forte ou faible teneur de glutamine, et une variante d’arginine contenant du trastuzumab, a été comparé au potentiel immunogène de l’anticorps murin en contrepartie, le muMAb 4D5.
c Cette étude a été menée pour approfondir l’évaluation du potentiel immunogène de la présence de variante de glutamine dans le trastuzumab (H2). Une dose de provocation unique a été administrée aux singes (dans l’étude 92-458-1450) qui avaient reçu, pendant 6 mois, des injections hebdomadaires de préparations de variantes à forte ou faible teneur de glutamine.
d Le rapport de la dose de tréhalose /dose de tréhalose dans la préparation finale proposée de trastuzumab (~2 mg/kg) est présenté ici.
® marques déposées de leurs propriétaires respectifs
17 Monographies de produit de soutien
- 1. HERCEPTIN®, Monographie de produit, Hoffmann-La Roche Limited, Numéro de contrôle 292159, Date de révision: le 2 mai 2025.