


Monographie de produit - Advil Headache & Migraine Caplets
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Formes posologiques / teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Caplets : Caplets de 200 mg d’ibuprofène (sous la forme de 256 mg d’ibuprofène sodique dihydraté) Caplets de 400 mg d’ibuprofène (sous la forme de 512 mg d’ibuprofène sodique dihydraté) Comprimés : Comprimés de 200 mg d’ibuprofène (sous la forme de 256 mg d’ibuprofène sodique dihydraté) | Sans objet Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, composition et conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
Adultes et enfants de 12 ans ou plus
Advil Maux de tête et migraines (caplets et comprimés de 200 mg d’ibuprofène et caplets de 400 mg d’ibuprofène sous la forme de 256 mg et de 512 mg d’ibuprofène sodique, respectivement) est indiqué pour :
- les céphalées, y compris les céphalées de tension;
- les migraines légères ou modérées, y compris les symptômes qui y sont associés comme les nausées ainsi que la sensibilité à la lumière et au bruit;
- le soulagement des douleurs et courbatures légères dans les muscles, les os et les articulations, les douleurs corporelles, les maux de dos, les entorses et les foulures;
la douleur causée par l’inflammation associée à des troubles tels que :
- l’arthrite;
- le surmenage physique ou athlétique (p. ex., entorses et foulures);
- les crampes menstruelles (dysménorrhée);
- les maux de dents;
- les douleurs et courbatures causées par le rhume ou la grippe;
- la réduction de la fièvre.
Personnes âgées (> 65 ans)
Les résultats d’études cliniques et l’expérience acquise auprès des personnes âgées indiquent que l’innocuité et l’efficacité du médicament varient avec l’âge. Par conséquent, l’emploi d’Advil Maux de tête et migraines n’est pas recommandé chez cette population de patients. (Voir Mises en garde et précautions et Posologie et administration.)
Enfants (< 12 ans)
Advil Maux de tête et migraines n’est pas indiqué chez les enfants de moins de 12 ans.
CONTRE-INDICATIONS
1,2
- Ulcère gastroduodénal en poussée évolutive, antécédents d’ulcérations récurrentes ou maladie inflammatoire évolutive de l’appareil digestif.
- Hypersensibilité connue ou soupçonnée à l’ibuprofène ou à d’autres anti-inflammatoires non stéroïdiens (AINS). Patients qui présentent une hypersensibilité à l’ibuprofène, à l’un des ingrédients du médicament ou à l’un des composants de son contenant. Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, composition et conditionnement. Il faut tenir compte du risque de réaction croisée entre différents AINS.
- Les produits contenant de l’ibuprofène ne doivent pas être utilisés chez les patients souffrant d’un syndrome complet ou partiel des polypes nasaux, ni chez qui l’asthme, l’anaphylaxie, l’urticaire / l’œdème angioneurotique, la rhinite ou d’autres manifestations allergiques sont déclenchés par l’AAS ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez de tels sujets. Les patients qui présentent les problèmes médicaux mentionnés ci-dessus courent un risque de réaction grave, même s’ils ont déjà pris des AINS sans avoir eu de réaction indésirable.
- Insuffisance hépatique importante ou hépatopathie évolutive.
- Patients atteints d’insuffisance rénale grave ou dont la fonction rénale se détériore (clairance de la créatinine < 30 mL/min). Chez les patients présentant une insuffisance rénale de moindre gravité, la prescription d’AINS risque d’entraîner une détérioration de la fonction rénale; une surveillance étroite s’impose donc.
- L’utilisation concomitante d’ibuprofène et de tout autre AINS n’est pas conseillée en raison de l’absence de données démontrant des avantages synergiques et du risque d’effets indésirables additifs.
- Les enfants (18 ans ou moins) qui souffrent de maladies rénales ou qui ont subi une perte liquidienne importante en raison de vomissements, de diarrhée ou d’une absorption insuffisante de liquides ne doivent pas prendre d’ibuprofène.
- L’ibuprofène est contre-indiqué chez les patients atteints de lupus érythémateux disséminé, car une réaction semblable à l’anaphylaxie avec de la fièvre peut survenir, notamment si de l’ibuprofène a déjà été administré.
- Hyperkaliémie avérée (voir Mises en garde et précautions, Fonction rénale et Équilibre hydroélectrolytique).
- Immédiatement avant ou après une chirurgie cardiaque.
- Patients atteints d’une maladie thyroïdienne.
- Patients souffrant du syndrome de Raynaud.
- Advil ne doit pas être utilisé durant le troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et de prolongation de l’accouchement.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Utiliser avec prudence chez les patients atteints d’insuffisance cardiaque, d’hypertension ou de toute affection prédisposant à une rétention liquidienne (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et Équilibre hydroélectrolytique; et INTERACTIONS MÉDICAMENTEUSES, Antihypertenseurs).
- Utiliser avec prudence chez les patients prédisposés aux irritations du tractus gastro- intestinal, en particulier ceux qui ont des antécédents de diverticulose, y compris ceux qui ont des antécédents d’ulcères gastroduodénaux ou de maladie inflammatoire du tractus gastro-intestinal comme la colite ulcéreuse et la maladie de Crohn (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif, et INTERACTIONS MÉDICAMENTEUSES, Anticoagulants coumariniques).
- Utiliser avec prudence chez les patients exposés à un risque de toxicité rénale élevé, notamment ceux qui présentent une insuffisance rénale, une insuffisance cardiaque ou une dysfonction hépatique, ou qui prennent des diurétiques, ainsi que chez les personnes âgées (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Cesser immédiatement d’utiliser ce médicament en cas de symptômes urinaires persistants
(douleur à la vessie, dysurie, pollakiurie), d’hématurie ou de cystite (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil génito-urinaire).
- Risques associés à la grossesse : Il faut prescrire Advil Maux de tête et migraines avec prudence pendant les premier et deuxième trimestres de la grossesse ou pendant l’allaitement. L’utilisation d’AINS à environ 20 semaines de grossesse ou plus tard pourrait causer un oligoamnios de même qu’un dysfonctionnement rénal, y compris une insuffisance rénale (voir Oligoamnios/insuffisance rénale néonatale, Femmes enceintes et Allaitement).
- L’emploi d’ibuprofène est contre-indiqué au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement) (voir CONTRE-INDICATIONS).
Généralités
Comme les autres anti-inflammatoires non stéroïdiens, l’ibuprofène peut masquer les signes habituels d’infection.
L’emploi concomitant d’Advil Maux de tête et migraines et d’autres AINS n’est PAS recommandé en raison de l’absence de toute preuve démontrant un effet bénéfique synergique et du risque d’effets indésirables additifs (voir Interactions médicamenteuses, Interactions médicament-médicament, Acide acétylsalicylique (AAS) ou autre AINS).
Un comprimé/caplet de 200 mg renferme 22 mg de sodium, et un caplet de 400 mg renferme 44 mg de sodium. Il est important d’en tenir compte lors de l’administration à des patients soumis à un régime hyposodé.
Carcinogenèse et mutagenèse
Sans objet
Appareil cardiovasculaire
L’utilisation d’ibuprofène peut déclencher une insuffisance cardiaque chez les patients présentant une fonction cardiaque inadéquate, de l’hypertension et des palpitations.
L’emploi prolongé continu peut accroître le risque de crise cardiaque ou d’accident vasculaire cérébral87.
Dépendance/tolérance
Sans objet
Fonction otorhinolaryngologique
Les patients atteints d’un syndrome partiel ou complet des polypes nasaux ne doivent pas prendre Advil. Voir Contre-indications.
Système endocrinien/métabolisme
Les patients atteints d’une maladie thyroïdienne ne doivent pas prendre ce médicament. Voir Contre-indications.
Équilibre hydroélectrolytique
On a signalé des cas de rétention liquidienne et d’œdème durant le traitement par l’ibuprofène. Comme c’est le cas avec bon nombre d’AINS, il faut donc considérer la possibilité que le traitement par l’ibuprofène précipite une insuffisance cardiaque chez le sujet âgé et le patient dont la fonction cardiaque est altérée. Advil Maux de tête et migraines doit être employé avec prudence en présence d’insuffisance cardiaque, d’hypertension artérielle ou de toute affection prédisposant à une rétention liquidienne.
Les traitements par les AINS peuvent accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète ou d’insuffisance rénale, les patients âgés et les patients qui reçoivent en concomitance des bêtabloquants, des inhibiteurs de l’enzyme de conversion de l’angiotensine ou certains diurétiques. Les concentrations sériques d’électrolytes devraient être mesurées périodiquement lors d’un traitement de longue durée, notamment chez les patients à risque.
Appareil digestif
Voir CONTRE-INDICATIONS. Des effets toxiques gastro-intestinaux importants, tels que des ulcères gastroduodénaux, des perforations ou des saignements gastro-intestinaux, parfois graves et quelquefois mortels, peuvent se produire à tout moment, avec ou sans symptômes, chez les patients traités par des AINS, y compris l’ibuprofène.
Des troubles bénins touchant le tractus gastro-intestinal supérieur, notamment la dyspepsie, sont courants et surviennent généralement au début du traitement. Le médecin doit surveiller le patient traité par des AINS afin de s’assurer qu’il ne présente pas d’ulcération ni de saignements, même en l’absence d’antécédents de symptômes digestifs.
Lors d’essais cliniques menés auprès de sujets à qui ces agents ont été administrés, on a observé des ulcères symptomatiques du tractus gastro-intestinal supérieur, des saignements macroscopiques ou des perforations chez environ 1 % des patients traités pendant trois à six mois et chez environ 2 à 4 % des patients traités pendant un an. Le risque se maintient au-delà d’un an et pourrait augmenter. L’augmentation de la dose entraîne une hausse de la fréquence de ces complications.
Advil Maux de tête et migraines doit être administré sous surveillance médicale étroite aux patients sujets aux irritations du tractus gastro-intestinal, notamment ceux qui ont des antécédents d’ulcère gastroduodénal, de diverticulose ou d’autre maladie inflammatoire du tractus gastro-intestinal comme la colite ulcéreuse et la maladie de Crohn. Dans de tels cas, le médecin doit évaluer les avantages du traitement par rapport aux risques éventuels.
Il faut informer le patient des signes et des symptômes de toxicité gastro-intestinale grave et l’aviser de consulter immédiatement un médecin en cas de dyspepsie tenace ou d’autres symptômes ou signes d’ulcération ou de saignements gastro-intestinaux. Étant donné qu’une ulcération ou des saignements gastro-intestinaux graves peuvent survenir sans symptômes avant-coureurs, le médecin doit effectuer un suivi du patient qui reçoit un traitement de longue durée en vérifiant périodiquement son hémoglobinémie et faire preuve de vigilance relativement aux signes et aux symptômes d’ulcération et de saignements. Le patient doit être informé de l’importance de ce suivi.
En cas d’ulcération soupçonnée ou confirmée, ou en cas de saignements gastro-intestinaux, il faut cesser immédiatement de prendre Advil Maux de tête et migraines. Un traitement approprié doit être entrepris, et le patient doit être étroitement surveillé.
Jusqu’à maintenant, aucune étude n’a permis de déterminer des groupes de patients ne présentant pas de risque d’ulcération ou de saignements. Les principaux facteurs de risque sont les antécédents de manifestations indésirables gastro-intestinales graves et l’âge avancé. Les facteurs de risque possibles, tels que l’infection à Helicobacter pylori, la consommation excessive d’alcool, le tabagisme, le fait d’être une femme, et l’utilisation concomitante de corticostéroïdes et d’anticoagulants oraux, d’anticoagulants, d’antiagrégants plaquettaires (y compris l’AAS) ou d’inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), ont été associés à un risque accru d’ulcération ou de saignements. Jusqu’à maintenant, les études ont montré que tous les AINS pouvaient causer des manifestations indésirables gastro-intestinales. Bien qu’on ne dispose toujours pas de données faisant nettement état de différences entre les divers AINS au chapitre du risque, il est possible que de telles différences soient démontrées dans le futur.
Rien ne prouve de façon concluante que l’administration concomitante d’antagonistes des récepteurs H2 de l’histamine et/ou d’antiacides prévienne l’apparition d’effets indésirables gastro-intestinaux ni qu’elle permette de poursuivre le traitement par Advil Maux de tête et migraines advenant de tels effets.
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), à l’hématurie ou à la cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement par un AINS. Certains cas se sont aggravés lorsque le traitement n’a pas été interrompu. Si des symptômes urinaires se manifestent, on doit interrompre immédiatement le traitement par Advil Maux de tête et migraines pour favoriser le rétablissement. Cette mesure doit précéder tout examen urologique ou traitement.
Système hématopoïétique
Les médicaments inhibant la biosynthèse des prostaglandines entravent à des degrés variables la fonction plaquettaire. Par conséquent, les patients chez qui un tel effet pourrait avoir des conséquences fâcheuses (p. ex., ceux qui prennent des anticoagulants, qui souffrent d’hémophilie ou qui présentent des troubles plaquettaires) doivent faire l’objet d’une surveillance étroite lorsqu’ils reçoivent de l’ibuprofène. De nombreuses études ont démontré que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque d’hémorragie. L’administration concomitante d’Advil Maux de tête et migraines et de warfarine commande une surveillance étroite du rapport international normalisé (RIN). En dépit de la surveillance du RIN en vue de le maintenir dans un intervalle de valeurs thérapeutiques, il est possible que les saignements augmentent. (Voir Interactions médicamenteuses.)
Les dyscrasies sanguines (comme la neutropénie, la leucopénie, la thrombopénie, l’anémie aplasique et l’agranulocytose) associées à l’usage d’AINS sont rares, mais peuvent se produire et avoir des conséquences graves.
Fonctions hépatique/biliaire/pancréatique
À l’instar des autres AINS, Advil Maux de tête et migraines peut entraîner une augmentation limite des taux d’une ou plusieurs enzymes hépatiques (ASAT, ALAT, phosphatases alcalines) chez jusqu’à 15 % des patients. Au fil du traitement, ces anomalies peuvent s’aggraver, rester pratiquement inchangées ou disparaître. En présence de signes ou de symptômes évocateurs d’une dysfonction hépatique ou de résultats anormaux à une épreuve de la fonction hépatique survenant pendant le traitement, il faut mener les examens nécessaires afin de détecter toute réaction hépatique plus grave. Des manifestations hépatiques graves, notamment des cas d’ictère et d’hépatite mortelle, ont été signalées avec les AINS.
Bien que de telles manifestations soient rares, le traitement par ce médicament doit être interrompu si les anomalies fonctionnelles hépatiques persistent ou s’aggravent, si des signes et symptômes cliniques évoquant une dysfonction hépatique apparaissent ou si des manifestations généralisées surviennent (p. ex., éosinophilie, éruptions cutanées, etc.).
Dans le cadre d’un traitement de longue durée, la fonction hépatique doit être évaluée régulièrement. Si ce médicament doit être prescrit en présence d’une altération de la fonction hépatique, une surveillance rigoureuse s’impose.
La fréquence des lésions hépatiques aiguës a été évaluée chez 625 307 personnes qui ont reçu des AINS en Angleterre et au pays de Galles entre 1987 et 19914. On avait prescrit de l’ibuprofène à 311 716 de ces patients. L’incidence des lésions hépatiques aiguës chez les utilisateurs d’ibuprofène était de 1,6 sur 100 000, soit la plus faible parmi les huit AINS étudiés. De plus, cette incidence était considérablement inférieure à celle observée chez les sujets qui avaient pris du kétoprofène, du piroxicam, du fenbufène ou du sulindac. Pour ce qui est du groupe d’utilisateurs d’AINS dans l’ensemble, l’utilisation simultanée d’un médicament hépatotoxique et la présence de polyarthrite rhumatoïde étaient les seuls facteurs qui avaient un effet indépendant sur l’apparition d’une lésion hépatique aiguë. D’après ces données, l’utilisation à court terme d’ibuprofène en tant qu’analgésique/antipyrétique ne devrait pas causer d’inquiétude en ce qui a trait à l’apparition d’une hépatopathie.
Système immunitaire
Les patients ayant un syndrome partiel ou complet des polypes nasaux, une rhinite ou toute autre manifestation allergique ne doivent pas prendre d’AAS ni d’autres agents anti-inflammatoires. Des réactions anaphylactoïdes mortelles se sont produites chez de tels sujets, même s’ils avaient pris des AINS dans le passé sans aucun effet indésirable (voir Contre-indications).
Dans de rares cas, des symptômes de méningite aseptique (raideur de la nuque, céphalées intenses, nausées et vomissements, fièvre ou obnubilation de la conscience) ont été observés avec l’emploi de certains AINS. Les patients atteints d’affections auto-immunes (lupus érythémateux disséminé, collagénoses mixtes, etc.) y semblent prédisposés. Par conséquent, le médecin doit surveiller l’apparition de telles complications chez ces patients.
Système nerveux
Certains patients peuvent éprouver de la somnolence, des étourdissements, des vertiges, de l’insomnie ou des symptômes de dépression après avoir pris de l’ibuprofène. Les patients chez qui ces effets indésirables se manifestent doivent faire preuve de prudence s’ils ont à accomplir des tâches nécessitant de la vigilance.
Fonction visuelle
Des cas de vision floue ou de baisse de l’acuité visuelle ont été rapportés après la prise d’ibuprofène ou d’autres AINS. Si de tels symptômes apparaissent, l’utilisation de ce produit devrait être interrompue et un examen ophtalmologique devrait être effectué. Des examens ophtalmiques devraient être effectués périodiquement chez les patients recevant ce médicament pendant une longue période.
Considérations périopératoires
Voir Contre-indications. En général, la prise d’AINS est interrompue avant une chirurgie afin de diminuer le risque de saignements postopératoires5.
Fonctions mentale et psychique
Voir Mises en garde et précautions, Système nerveux.
Fonction rénale
L’administration prolongée d’AINS à des animaux a entraîné une nécrose papillaire rénale et d’autres lésions rénales. Chez les humains, on a signalé des cas de néphrite interstitielle aiguë accompagnée d’hématurie, de protéinurie et, à l’occasion, d’un syndrome néphrotique.
On a observé une seconde forme de toxicité rénale chez des patients atteints d’affections prérénales entraînant une réduction du débit sanguin rénal ou du volume sanguin, des cas où les prostaglandines contribuent au maintien de la perfusion rénale. Chez ces patients, l’administration d’un AINS peut entraîner une réduction de la formation des prostaglandines, qui est fonction de la dose, et provoquer une décompensation patente de la fonction rénale. Cet effet risque davantage de se manifester chez les patients qui présentent une insuffisance rénale, une insuffisance cardiaque ou une dysfonction hépatique, les patients qui prennent des diurétiques et les personnes âgées. L’arrêt du traitement par l’AINS entraîne habituellement un retour à l’état antérieur au traitement.
L’ibuprofène et ses métabolites étant éliminés principalement par les reins, il faut utiliser ce médicament avec prudence en présence d’une altération de la fonction rénale. Les patients atteints d’insuffisance rénale grave ou dont la fonction rénale se détériore (clairance de la créatinine < 30 mL/min) sont à risque. Chez les patients présentant une insuffisance rénale de moindre gravité, la prescription d’AINS risque d’entraîner une détérioration de la fonction rénale. Dans de tels cas, on devrait envisager une dose plus faible d’Advil Maux de tête et migraines, et le patient devrait être étroitement surveillé.
Une surveillance périodique de la fonction rénale s’impose durant un traitement de longue durée.
Appareil respiratoire
Les patients qui souffrent d’asthme ne doivent pas prendre d’AAS ni d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez de tels sujets, même s’ils avaient pris des AINS dans le passé sans aucun effet indésirable (voir Contre-indications).
Sensibilité/résistance
Les patients présentant une hypersensibilité à un AINS donné peuvent également être hypersensibles à tout autre AINS.
Fonction sexuelle/reproduction
Sans objet
Appareil tégumentaire
Des réactions cutanées graves (comme la dermatite exfoliatrice, le syndrome de Stevens-Johnson, l’érythrodermie bulleuse avec épidermolyse et l’érythème polymorphe) peuvent se produire chez les patients recevant des AINS. La fréquence de ces réactions est faible, et, dans la plupart des cas, elles ont été signalées après le lancement du produit chez des patients qui prenaient d’autres médicaments également associés à leur possible survenue. La relation de causalité N’EST DONC PAS établie. Ces réactions risquent de menacer le pronostic vital, mais peuvent être réversibles si l’agent en cause cesse d’être administré et qu’un traitement approprié est instauré. Ces réactions peuvent survenir sans signe avant-coureur; il faut donc dire aux patients de consulter leur médecin traitant en présence d’éruptions cutanées, de cloques, de fièvre ou d’autres signes d’hypersensibilité (comme le prurit)6. La prise d’AINS doit être interrompue dès l’apparition d’éruptions cutanées ou d’autres signes d’hypersensibilité. (Voir aussi Effets indésirables, Appareil tégumentaire.)
Populations particulières
Femmes enceintes : L’inhibition de la synthèse des prostaglandines peut nuire à la grossesse et/ou au développement embryofœtal. Des données d’études épidémiologiques semblent indiquer que le risque de fausse couche et de malformation cardiaque est accru après l’utilisation d’un inhibiteur de la synthèse des prostaglandines au début de la grossesse.
ADVIL MAUX DE TÊTE ET MIGRAINES est CONTRE-INDIQUÉ au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement) (voir Toxicologie).
En raison des effets connus des AINS sur le système cardiovasculaire du fœtus, l’utilisation d’ibuprofène tard durant la grossesse devrait être proscrite (voir Oligoamnios/insuffisance rénale néonatale).
Il faut prescrire ADVIL avec prudence aux femmes qui tentent de concevoir, qui en sont au premier ou au deuxième trimestre de leur grossesse ou qui allaitent (voir Toxicologie).
| Chez les animaux, l’administration d’un inhibiteur de la synthèse des prostaglandines a été associée à | ||
| une augmentation des pertes pré- et post-implantation et de la létalité embryofœtale. Par ailleurs, une | ||
| incidence accrue de diverses malformations, y compris de malformations cardiovasculaires, a été | ||
| signalée chez les animaux ayant reçu un inhibiteur de la synthèse des prostaglandines durant la période | ||
d’organogenèse. Comme avec d’autres médicaments qui inhibent la synthèse des prostaglandines, une
| incidence accrue de dystocie et de parturition tardive a été observée chez les rats. | ||||||||||||
| Femmes qui allaitent : La forte liaison de l’ibuprofène aux protéines et le pH plus faible du lait | ||||||||||||
| maternel par rapport au plasma ont tendance à inhiber l’excrétion du médicament dans le | ||||||||||||
| lait maternel | 48 | . Dans le cadre d’une étude, la concentration d’ibuprofène 30 minutes après l’ingestion | ||||||||||
| d’une dose de 400 mg a été de 13 ng/mL | 54. | Le coefficient lait-plasma de 1:126 signifie que le | ||||||||||
| nourrisson est exposé à 0,0008 % de la dose maternelle. On ne sait pas si l’ibuprofène traverse le | ||||||||||||
| placenta humain ni dans quelle proportion le cas échéant. | ||||||||||||
| Oligoamnios/insuffisance rénale néonatale : L’emploi d’AINS, y compris Advil Maux de tête et | ||||||||||||
| migraines à partir d’environ la 20e semaines de grossesse pourrait causer chez le fœtus un | ||||||||||||
| dysfonctionnement rénal entraînant un oligoamnios et, dans certains cas plus sévères, des problèmes | ||||||||||||
| respiratoires, musculosquelettiques et rénaux chez le nouveau-né (voir TOXICOLOGIE). | ||||||||||||
| Des études publiées et des rapports de pharmacovigilance indiquent que l’emploi d’AINS à partir | |||
| d’environ la 20e semaine de grossesse est associé à un dysfonctionnement rénal fœtal à l’origine d’un | |||
| oligoamnios, et dans certains cas, d’une altération de la fonction rénale ou d’une insuffisance rénale | |||
| néonatale. Il a été démontré que les AINS causent une importante réduction de la production d’urine | |||
| par le fœtus avant de réduire le volume de liquide amniotique. Un nombre limité de rapports de cas ont | |||
| également décrit des cas de dysfonctionnement rénal néonatal sans oligoamnios associés à l’utilisation | |||
| d’AINS par la mère, dont certains ont été irréversibles, même après l’arrêt du traitement. | |||
En moyenne, ces effets indésirables sont observés après des jours ou semaines de traitement, quoique de rares cas d’oligoamnios aient été signalés aussi peu que 48 heures après le début du traitement par un AINS. L’oligoamnios est souvent réversible après l’arrêt du traitement, mais ne l’est pas toujours. Les complications d’un oligoamnios prolongé sont, par exemple, des contractures des membres et un retard de la maturation pulmonaire. Dans certains cas de dysfonctionnement rénal néonatal signalés après la mise en marché, des interventions effractives telles qu’une exsanguino-transfusion ou une dialyse ont été nécessaires.
Si, après une évaluation attentive des options de prise en charge de la douleur, un traitement par un
| AINS est requis à tout moment entre le milieu (à partir de la 20e semaine environ) et la fin du | ||
| deuxième trimestre de la grossesse, il est recommandé de limiter l’emploi à la plus faible dose efficace | ||
| possible et pendant la plus courte période possible. | ||
Envisager de surveiller le bien-être du fœtus par échographie, en vérifiant notamment le volume de liquide amniotique, si Advil Maux de tête et migraines est utilisé pendant plus de 48 heures. En cas d’oligoamnios, il est recommandé de cesser le traitement par un AINS et d’assurer ensuite un suivi médical approprié.
| Informer les femmes enceintes de ne pas utiliser Advil Maux de tête et migraines ni d’autres AINS a |
u
| troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel chez | ||
| le fœtus (voir CONTRE-INDICATIONS). Si une femme enceinte a besoin d’utiliser Advil Maux de | ||
| tête et migraines à tout moment entre le milieu (à partir de la 20e semaine environ) et la fin du | ||
| deuxième trimestre de la grossesse, l’aviser qu’il faudra surveiller l’apparition d’un oligoamnios, si l | ||
e
| traitement dure plus de 48 heures. |
Enfants : Advil Maux de tête et migraines n’est pas indiqué chez les enfants de moins de 12 ans.
Personnes âgées (> 65 ans) : Les AINS risquent davantage de causer différentes manifestations indésirables chez les patients de plus de 65 ans et les patients fragiles ou affaiblis; l’incidence de ces manifestations indésirables augmente en fonction de la dose et de la durée du traitement. De plus, ces patients tolèrent moins bien les ulcérations et les saignements. La plupart des complications mortelles touchant le tractus gastro-intestinal surviennent dans cette population. Les patients âgés présentent aussi un risque accru d’ulcération ou de saignements de l’œsophage inférieur.
Chez ces patients, on devrait envisager une dose de départ plus faible que la dose habituellement recommandée, la régler au besoin et assurer une surveillance étroite.
Surveillance et examens de laboratoire
Pour les mises en garde et précautions associées à l’utilisation d’Advil Maux de tête et migraines ainsi que pour la surveillance et les épreuves de laboratoire, voir Équilibre hydroélectrolytique, Appareil digestif, Système hématopoïétique, Fonctions hépatique/biliaire/pancréatique, Fonction rénale et Populations particulières, Personnes âgées.
Grossesse : Si Advil Maux de tête et migraines est administré entre le milieu (environ 20 semaines) et la fin du deuxième trimestre de grossesse, il est recommandé de surveiller étroitement le volume de liquide amniotique chez les femmes enceintes, car il pourrait entraîner une réduction du volume de liquide amniotique et même un oligoamnios (voir Populations particulières). L’emploi d’Advil Maux de tête et migraines est contre-indiqué au cours du troisième trimestre de la grossesse.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables associés à un médicament qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Études portant sur l’ibuprofène sodique dihydraté3,7,8,9
L’étude AH-09-10 est un essai unicentrique, comparatif avec placebo, à double insu (insu maintenu grâce à la participation d’un tiers) et à répartition aléatoire qui a été mené auprès de sujets hospitalisés afin de comparer l’efficacité d’une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) dans un modèle de mal de dents attribuable à l’extraction d’une troisième molaire avec celle d’une dose unique d’Advil en comprimés (2 × 200 mg d’ibuprofène), de Motrin IB en comprimés (2 × 200 mg d’ibuprofène) et de placebo. Les participants étaient âgés de 16 à 40 ans (inclusivement).
En tout, 68 manifestations indésirables ont été signalées par 40 sujets durant cette étude, à savoir 8 sujets (16,7 %) du groupe placebo, 10 sujets (10,5 %) du groupe ibuprofène sodique, 12 sujets (14,0 %) du groupe Advil et 10 sujets (11,5 %) du groupe Motrin IB. La majorité des manifestations indésirables signalées entraient dans la classe des troubles gastro-intestinaux selon la classification par système, appareil ou organe, et les nausées et les vomissements sont celles qui ont été rapportées le plus souvent. Plus précisément 5 sujets (10,4 %) du groupe placebo, 7 sujets (7,4 %) du groupe ibuprofène sodique, 6 (7,0 %) sujets du groupe Advil et 3 sujets (3,4 %) du groupe Motrin IB ont fait état de nausées, et des vomissements ont été signalés par 2 sujets (4,2 %) sous placebo, 2 sujets (2,1 %) sous ibuprofène sodique, 3 sujets (3,5 %) sous Advil et 2 sujets (2,3 %) sujets sous Motrin IB. Les incidences des différentes manifestations indésirables prises individuellement et les incidences globales de manifestations indésirables qui ont été enregistrées au sein de chaque classe définie selon le système, l’appareil ou l’organe étaient comparables dans les quatre groupes. Mises à part 4 manifestations indésirables (à savoir gêne thoracique, dyspnée, nausées et vomissements, dont on a estimé qu’elles étaient graves, mais qu’elles n’étaient pas liées au médicament à l’étude, et qui sont toutes survenues dans le groupe Advil en comprimés), toutes les manifestations indésirables ont été jugées légères ou modérées, et à l’exception de l’une d’entre elles (cas de nausées dans le groupe placebo), elles ont toutes été considérées comme n’étant pas liées au médicament à l’étude. Les taux d’incidence des différentes manifestations indésirables prises individuellement et les taux d’incidence globaux qui ont été enregistrés au sein de chaque classe définie selon le système, l’appareil ou l’organe étaient comparables dans les quatre groupes. Il n’y a eu aucune manifestation indésirable grave ni aucun cas d’abandon motivé par des manifestations indésirables. Dans l’ensemble, tous les traitements ont été bien tolérés, et aucun problème d’innocuité n’a été observé. Le tableau 1 résume les manifestations indésirables qui sont survenues souvent (taux d’incidence ≥ 2 %) au cours du traitement; ces manifestations sont classées par système, appareil ou organe et par terme privilégié.
Tableau 1 : Étude AH-09-10 – Manifestations indésirables qui sont survenues souvent (taux d’incidence ≥ 2 %) au cours du traitement
Appareil, système ou organe Terme privilégié (MedDRA 13.0) | Placebo (N = 48) | Ibuprofène sodique (N = 95) | Advil (N = 86) | Motrin IB (N = 87) | Valeur p globale@ |
Troubles gastro-intestinaux Nausées Vomissements | 5 (10,4 %) 2 (4,2 %) | 7 (7,4 %) 2 (2,1 %) | 6 (7,0 %) 3 (3,5 %) | 3 (3,4 %) 2 (2,3 %) | 0,409 0,824 |
Troubles du système nerveux Céphalées Étourdissements | 1 (2,1 %) 1 (2,1 %) | 1 (1,1 %) 1 (1,1 %) | 4 (4,7 %) 3 (3,5 %) | 3 (3,4 %) 3 (3,4 %) | 0,497 0,711 |
Troubles généraux et atteintes au point d’administration Sensation de chaleur | 2 (4,2 %) | 1 (1,1 %) | 0 (0,0 %) | 2 (2,3 %) | 0,204 |
Troubles sanguins et lymphatiques Lymphadénopathie | 1 (2,1 %) | 0 (0,0 %) | 0 (0,0 %) | 0 (0,0 %) | 0,152 |
Troubles de l’oreille et du labyrinthe Douleur auriculaire | 1 (2,1 %) | 0 (0,0 %) | 0 (0,0 %) | 0 (0,0 %) | 0,152 |
Troubles vasculaires Hypotension | 0 (0,0 %) | 0 (0,0 %) | 0 (0,0 %) | 2 (2,3 %) | 0,171 |
Troubles des tissus musculosquelettiques et conjonctifs Douleur aux extrémités | 1 (2,1 %) | 0 (0,0 %) | 0 (0,0 %) | 0 (0,0 %) | 0,152 |
@ Valeurs p établies d’après le test exact de Fisher
L’étude AH-09-14 est un essai unicentrique, comparatif avec placebo, à double insu (insu maintenu grâce à la participation d’un tiers) et à répartition aléatoire qui a été mené auprès de sujets hospitalisés afin de comparer l’efficacité d’une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) dans un modèle de mal de dents attribuable à l’extraction d’une troisième molaire avec celle d’une dose unique d’acétaminophène en comprimés (Tylenol Extra fort; 2 × 500 mg d’acétaminophène) et d’un placebo. Les participants étaient âgés de 16 à 40 ans (inclusivement).
En tout, 47 manifestations indésirables survenues au cours du traitement ont été signalées par 26 sujets (11,9 %), soit 10 sujets (22,2 %) du groupe placebo, 5 sujets (5,7 %) du groupe ibuprofène sodique et 11 sujets (12,9 %) du groupe acétaminophène. Il y avait une différence significative entre les traitements pour ce qui est de l’incidence globale des manifestations indésirables (p = 0,019), qui était probablement attribuable au fait que le taux d’incidence des manifestations indésirables était plus élevé dans le groupe placebo que dans les autres groupes. En revanche, il n’y a pas eu de différence significative entre les traitements au sein des diverses classes définies selon le système, l’appareil ou l’organe. On a relevé une différence significative (p = 0,038) entre les trois groupes quant à l’incidence des nausées (classe des troubles gastro- intestinaux selon la classification par système, appareil ou organe) : cette manifestation a été rapportée par 6 sujets (13,3 %) du groupe placebo, 2 sujets (2,3 %) du groupe ibuprofène sodique et 6 sujets (7,1 %) du groupe acétaminophène. On n’a pas noté de différence significative entre les trois groupes pour ce qui est du taux d’incidence des autres manifestations indésirables prises individuellement. La majorité des manifestations indésirables ont été jugées légères ou modérées, et on a déterminé qu’aucune d’entre elles n’était liée au médicament à l’étude. Il n’y a eu aucune manifestation indésirable grave ni aucun cas d’abandon motivé par des manifestations indésirables. Dans l’ensemble, les deux traitements actifs ont été bien tolérés, et aucun problème d’innocuité n’a été observé. Le tableau 2 ci-dessous offre un aperçu global des manifestations indésirables, notamment de celles qui sont survenues souvent (taux d’incidence ≥ 2 %) au cours du traitement; ces manifestations sont classées par système, appareil ou organe et par terme privilégié.
Tableau 2 : Étude AH-09-14 – Aperçu global des manifestations indésirables et des manifestations indésirables fréquentes (taux d’incidence ≥ 2 %)
| Placebo N = 45 | Ibuprofène sodique (2× 256 mg) N = 88 | Acétaminophène (2 × 500 mg) N = 85 | ||
| Taux d’incidence^, selon le système, l’appareil ou l’organe | ||||
| Troubles du système | Total n (%) | 5 (11,1) | 3 (3,4) | 9 (10,6) |
| nerveux | ||||
| Étourdissements | 1 (2,2) | 2 (2,3) | 5 (5,9) | |
| Céphalées | 1 (2,2) | 1 (1,1) | 3 (3,5) | |
| Somnolence | 1 (2,2) | 0 (0,0) | 2 (2,4) | |
| Paresthésie | 1 (2,2) | 0 (0,0) | 0 (0,0) | |
| Tremblements | 1 (2,2) | 0 (0,0) | 0 (0,0) | |
| Troubles gastro- | Total n (%) | 6 (13,3) | 3 (3,4) | 6 (7,1) |
| intestinaux | ||||
| Nausées | 6 (13,3) | 2 (2,3) | 6 (7,1) | |
| Vomissements | 1 (2,2) | 1 (1,1) | 2 (2,4) | |
| Troubles généraux et atteintes au point d’administration | Total n (%) Hyperhidrose | 1 (2,2) 1 (2,2) | 0 (0,0) 0 (0,0) | 1 (1,2) 1 (1,2) |
| Troubles des tissus musculosquelettiques et conjonctifs | Total n (%) | 1 (2,2) | 0 (0,0) | 0 (0,0) |
| Faiblesse musculaire | 1 (2,2) | 0 (0,0) | 0 (0,0) | |
| Troubles respiratoires, thoraciques et médiastinaux | Total n (%) Épistaxis | 1 (2,2) 1 (2,2) | 0 (0,0) 0 (0,0) | 0 (0,0) 0 (0,0) |
^ Manifestations indésirables dont le taux d’incidence était ≥ 2 % dans l’un ou l’autre des groupes de traitement
Les études AH-09-11 et AH-11-16 sont des essais unicentriques, comparatifs avec placebo, à double insu et à répartition aléatoire qui ont porté sur les céphalées de tension. L’étude AH-09-11 a été menée auprès de 200 sujets qui ont reçu de l’ibuprofène sodique en comprimés, Motrin IB ou un placebo, et l’étude AH-11-16 a été réalisée auprès de 226 sujets qui ont reçu les mêmes produits. Aucune manifestation indésirable ni aucun cas d’abandon n’ont été signalés dans l’une ou l’autre de ces études.
L’étude AH-09-12 est un essai multicentrique (7 centres, dont 2 centres qui n’ont recruté aucun sujet), comparatif avec placebo, à double insu et à répartition aléatoire qui avait pour but de comparer l’efficacité antipyrétique d’une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) avec celle d’un placebo chez des sujets qui présentaient une hyperthermie provoquée par une infection virale ou bactérienne aiguë non compliquée. On a mis fin prématurément à l’étude AH-09-12 en raison d’un faible taux de recrutement après que 16 sujets (sur les 90 qui étaient prévus) ont fait l’objet de la répartition aléatoire et reçu le médicament à l’étude (ibuprofène sodique : n = 9; placebo : n = 7).
Quatre (4) sujets (25 %) ont fait état de 6 manifestations indésirables. L’un d’entre eux (14,3 %) a signalé une manifestation indésirable après avoir reçu le placebo, et les 3 autres (33,3 %) ont rapporté des manifestations indésirables après avoir reçu l’ibuprofène sodique. Les fréquences des différentes manifestations indésirables classées selon le terme privilégié et les fréquences globales de manifestations indésirables associées à chacune des classes définies selon le système, l’appareil ou l’organe qui ont été enregistrées dans les deux groupes étaient comparables. La plupart des manifestations indésirables ont été jugées modérées, et l’une d’entre elles a été jugée grave (cas de sueurs froides dans le groupe ibuprofène sodique). On a établi qu’aucune des manifestations indésirables signalées n’était liée aux traitements à l’étude, à une exception près (cas de prurit dans le groupe ibuprofène sodique). Il n’y a pas eu de décès, de manifestations indésirables graves, ni d’autres types de manifestations indésirables importantes dans le cadre de cette étude, et aucun sujet n’a abandonné l’étude pour cause de manifestations indésirables.
Études sur l’innocuité de l’ibuprofène
Un chercheur a effectué une analyse très complète des données publiées concernant l’innocuité relative des doses sans ordonnance d’ibuprofène et d’acétaminophène10. Sur un total de 96 essais à répartition aléatoire et à double insu, on dénombre dix essais comparant directement l’innocuité des deux médicaments sur une période de sept jours ou moins. Les manifestations indésirables étaient plus fréquentes avec l’acétaminophène dans trois de ces essais, elles étaient plus fréquentes avec l’ibuprofène dans un essai, et on n’a signalé aucune manifestation indésirable dans six essais. Dans ce sous-ensemble de dix études, les manifestations indésirables gastro- intestinales, surtout la dyspepsie, les nausées et les vomissements, étaient plus fréquemment signalées que tout autre type de manifestation indésirable. Il semble qu’aucun des événements gastro-intestinaux n’ait nécessité de suivi, ce qui a porté l’auteur à conclure qu’aucune manifestation gastro-intestinale grave n’avait été observée.
Il a également été conclu que même si les données précédentes sont très sélectives et qu’elles sont fondées sur des renseignements provenant d’une variété de types d’études et de populations, elles indiquent néanmoins une fréquence relativement faible de réactions indésirables graves pour les deux médicaments lorsqu’ils sont pris aux posologies indiquées pour la vente libre.
Les résultats d’une étude comparative avec placebo menée à double insu chez des sujets en santé (N = 1 246) représentant une population d’utilisateurs d’analgésiques en vente libre indiquent qu’une posologie de 1 200 mg/jour d’ibuprofène pendant dix jours consécutifs est bien tolérée11. La fréquence des manifestations indésirables gastro-intestinales était semblable dans les groupes placebo et ibuprofène (placebo : 16 %; ibuprofène : 19 %). Les manifestations indésirables gastro-intestinales les plus fréquentes (rapportées par 1 % des sujets) étaient la dyspepsie, les douleurs abdominales, les nausées, la diarrhée, les flatulences et la constipation. Aucune différence n’a été observée entre les deux groupes pour ce qui est de la proportion de sujets ayant cessé le traitement en raison de manifestations indésirables gastro-intestinales. Dix-sept sujets (1,4 %) ont eu des résultats positifs à un test de détection de sang occulte dans les selles; la fréquence était comparable entre les deux traitements.
Selon deux analyses à essais multiples12, 13, une méta-analyse15 et une revue de la littérature10, l’ibuprofène était associé à une faible fréquence de réactions gastro-intestinales, qui était comparable à celle de l’acétaminophène et d’un placebo.
Une vaste étude à répartition aléatoire comparant les doses indiquées pour la vente libre d’AAS, d’acétaminophène et d’ibuprofène auprès de 8 677 adultes a révélé que les taux d’effets indésirables significatifs étaient les suivants : 18,7 % pour l’AAS, 13,7 % pour l’ibuprofène et 14,5 % pour l’acétaminophène15. On note que l’ibuprofène n’était pas statistiquement différent de l’acétaminophène. L’étude a révélé que les manifestations gastro-intestinales (y compris la dyspepsie) et les douleurs abdominales étaient moins fréquentes avec l’ibuprofène (4 % et 2,8 %, respectivement) qu’avec l’acétaminophène (5,3 % et 3,9 %) ou l’AAS (7,1 % et 6,8 %) (toutes les valeurs p < 0,035). On a conclu que, dans l’ensemble, la tolérabilité de l’ibuprofène dans le cadre de cette étude à grande échelle équivalait à celle du paracétamol et était supérieure à celle de l’AAS.
Des études épidémiologiques ont démontré que le risque relatif de complications gastro- intestinales graves était toujours moins élevé avec l’ibuprofène qu’avec les autres AINS et l’AAS16,17,18. Aucun symptôme ni syndrome qui n’avait pas été prévu d’après la pharmacologie du médicament ou qui n’aurait pas pu être anticipé d’après l’utilisation courante de l’ibuprofène en tant qu’analgésique/antipyrétique chez l’adulte n’a été observé dans ces études.
Garcia-Rodriguez a étudié la fréquence des lésions hépatiques aiguës chez 625 307 personnes qui ont reçu des AINS en Angleterre et au pays de Galles entre 1987 et 1991, dont 311 716 avaient reçu de l’ibuprofène sur ordonnance4. L’étude a révélé que l’incidence des lésions hépatiques aiguës chez les utilisateurs d’ibuprofène était de 1,6 sur 100 000, soit la plus faible parmi les huit AINS étudiés. De plus, cette incidence était considérablement inférieure à celle observée chez les sujets qui avaient pris du kétoprofène, du piroxicam, du fenbufène ou du sulindac. Pour ce qui est du groupe d’utilisateurs d’AINS dans l’ensemble, l’utilisation simultanée d’un médicament hépatotoxique et la présence de polyarthrite rhumatoïde étaient les seuls facteurs qui avaient un effet indépendant sur l’apparition d’une lésion hépatique aiguë (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique).
Effets indésirables associés à des doses d’ibuprofène ≥ 1 200 mg/jour
Note : Les effets énumérés ci-après sous Relation de cause à effet inconnue sont ceux qui se sont produits dans des circonstances où il n’a pas été possible d’établir un lien causal. Toutefois, la possibilité d’un lien entre l’ibuprofène et ces cas d’effets rarement signalés ne peut être écartée.
Appareil digestif
Les effets indésirables le plus souvent observés pendant un traitement par l’ibuprofène sur ordonnance touchent l’appareil digestif. Lors d’essais cliniques portant sur des AINS, on a observé des ulcères symptomatiques du tractus gastro-intestinal supérieur, des saignements macroscopiques ou des perforations chez environ 1 % des patients traités pendant trois à six mois et chez 2 à 4 % des patients traités pendant un an. Le risque se maintient au-delà d’un an. L’augmentation de la dose entraîne une augmentation de l’incidence de ces complications.
Fréquence de 3 à 9 % : nausées, douleurs épigastriques, brûlures d’estomac. Fréquence de 1 à 3 % : diarrhée, troubles abdominaux, nausées et vomissements, indigestion, constipation, crampes ou douleurs abdominales, plénitude du tractus gastro-intestinal (ballonnement ou flatulence). Fréquence < 1 % : ulcère gastrique ou duodénal avec saignement et/ou perforation, hémorragie gastro-intestinale, méléna, hépatite, jaunisse, dysfonction hépatique (SGOT, bilirubine sérique et phosphatase alcaline).
Allergie
Fréquence < 1 % : anaphylaxie (voir CONTRE-INDICATIONS). Relation de cause à effet inconnue : fièvre, maladie sérique, lupus érythémateux.
Système nerveux central
Fréquence de 3 à 9 % : étourdissements. Fréquence de 1 à 3 % : céphalées, nervosité. Fréquence < 1 % : dépression, insomnie. Relation de cause à effet inconnue : paresthésie, hallucinations, rêves anormaux.
Une méningite aseptique et une méningo-encéphalite, dont un cas accompagné d’éosinophilie dans le liquide céphalorachidien, ont été rapportées chez des patients qui prenaient de l’ibuprofène de façon intermittente et qui n’avaient pas de maladie du tissu conjonctif.
Appareil tégumentaire
Fréquence de 3 à 9 % : éruptions cutanées (y compris de type maculopapulaire). Fréquence de 1 à 3 % : prurit. Fréquence < 1 % : éruptions vésico-bulleuses, urticaire, érythème polymorphe. Relation de cause à effet inconnue : alopécie, syndrome de Stevens-Johnson.
Appareil cardiovasculaire
Fréquence < 1 % : insuffisance cardiaque chez les patients dont la fonction cardiaque se situe aux limites de la normale, hypertension artérielle et palpitations. Relation de cause à effet inconnue : arythmie (tachycardie sinusale, bradycardie sinusale, palpitations).
Sens
Fréquence de 1 à 3 % : acouphènes. Fréquence < 1 % : amblyopie (vision floue ou baisse de l’acuité visuelle, scotomes et/ou modifications de la perception des couleurs). Tout patient qui se plaint de troubles visuels pendant un traitement par l’ibuprofène devrait subir un examen ophtalmologique. Relation de cause à effet inconnue : conjonctivite, diplopie, névrite optique.
Système hématopoïétique
Fréquence < 1 % : leucopénie, baisses de l’hémoglobine et de l’hématocrite. Relation de cause à effet inconnue : anémie hémolytique, thrombocytopénie, granulocytopénie, épisodes de saignement (p. ex., purpura, épistaxis, hématurie, ménorragie).
Fonction hépatique
Incidence de moins de 1 % : hépatite, jaunisse, dysfonction hépatique (SGOT, bilirubine et phosphatase alcaline).
Jusqu’à 15 % des patients traités par l’ibuprofène peuvent présenter une élévation des enzymes hépatiques.
Fonction rénale
Relation de cause à effet inconnue : diminution de la clairance de la créatinine, polyurie, azotémie.
Comme les autres AINS, l’ibuprofène bloque la synthèse des prostaglandines rénales, ce qui peut compromettre la fonction rénale et causer une rétention sodique. Le débit sanguin rénal et la filtration glomérulaire ont diminué chez des patients atteints d’insuffisance rénale légère qui ont pris 1 200 mg d’ibuprofène par jour pendant une semaine. Des cas de néphrite interstitielle aiguë avec hématurie, protéinurie et, occasionnellement, syndrome néphrotique, ont été observés. Une nécrose médullaire rénale a été signalée. Différents facteurs semblent augmenter le risque de toxicité rénale (voir MISES EN GARDE ET PRÉCAUTIONS).
Système endocrinien
Relation de cause à effet inconnue : gynécomastie, réaction hypoglycémique. Des retards menstruels pouvant aller jusqu’à deux semaines et une ménométrorragie sont survenus chez neuf patientes prenant 400 mg d’ibuprofène trois fois par jour, pendant trois jours avant les menstruations.
Métabolisme
Fréquence de 1 à 3 % : diminution de l’appétit, œdème, rétention liquidienne. Généralement, la rétention liquidienne répond rapidement à l’arrêt du traitement (voir MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
L’ibuprofène n’est pas recommandé pour une utilisation concomitante avec un autre AINS, y compris l’AAS et une autre préparation d’ibuprofène. Les médicaments qui interagissent ou pourraient interagir avec l’ibuprofène comprennent l’acétaminophène, la digoxine, les anticoagulants, les agents antidiabétiques oraux, l’insuline, les antihypertenseurs, les diurétiques, le méthotrexate, le lithium et d’autres médicaments qui se fixent aux protéines.
Interactions médicament-médicament
Le choix des médicaments énumérés dans la présente section repose sur des exposés de cas, des études sur les interactions médicamenteuses ou un risque d’interactions graves ou intenses (p. ex., médicaments identifiés comme étant contre-indiqués)19.
Acétaminophène
Bien qu’aucune interaction n’ait été rapportée, l’utilisation concomitante avec Advil Maux de tête et migraines n’est pas conseillée puisque cela peut accroître le risque d’effets indésirables rénaux.
Acide acétylsalicylique (AAS) ou autre AINS
L’utilisation concomitante d’Advil Maux de tête et migraines et de tout autre AINS, y compris l’AAS, n’est pas conseillée en raison de l’absence de données démontrant des avantages synergiques et du risque d’effets indésirables additifs. Des études sur des animaux ont montré que l’AAS, pris avec des AINS, y compris l’ibuprofène, entraîne une diminution nette de l’activité anti-inflammatoire en raison d’une baisse de la concentration sanguine du médicament autre que l’AAS. Des études portant sur la biodisponibilité d’une dose unique chez des volontaires normaux n’ont pas montré d’effet de l’AAS 
Interactions médicamenteuses graves
- Avec l’acétaminophène, peut augmenter le risque d’effets indésirables rénaux. • Avec l’AAS ou d’autres AINS, y compris l’ibuprofène, peut causer des effets indésirables additifs (voir CONTRE-INDICATIONS).
- Avec des anticoagulants, peut augmenter le risque d’effets indésirables gastro- intestinaux (p. ex., saignements et ulcérations).
Avec des antihypertenseurs, les bienfaits et les risques doivent être évalués
individuellement.
- Avec la digoxine, peut augmenter la concentration sérique de digoxine et le risque de toxicité de la digoxine.
- Avec des diurétiques, peut réduire l’effet diurétique.
- Avec des agents hypoglycémiants (agents oraux et insuline), peut augmenter le risque d’hypoglycémie.
- Avec le lithium, peut accroître les taux plasmatiques de lithium, réduire la clairance rénale du lithium et augmenter le risque de toxicité du lithium.
- Avec le méthotrexate, peut augmenter le risque de toxicité du méthotrexate. sur la concentration sanguine d’ibuprofène. Aucune étude clinique de corrélation n’a été effectuée (voir CONTRE- INDICATIONS).
Aucune baisse d’importance clinique de l’effet cardioprotecteur n’a été observée chez des patients prenant de l’AAS à faible dose (81 mg) ayant reçu 400 mg d’ibuprofène trois fois par jour88; il convient de rappeler toutefois que l’utilisation concomitante d’AINS est associée à des effets indésirables additifs.
Acide acétylsalicylique (AAS) à faible dose
L’ibuprofène peut interférer avec l’effet antiplaquettaire de l’AAS à faible dose (81-325 mg par jour). L’utilisation quotidienne à long terme de l’ibuprofène peut diminuer l’efficacité de l’AAS administré à des fins de cardioprotection et pour la prévention des accidents vasculaires cérébraux. Pour réduire cette interaction au minimum, les utilisateurs réguliers d’ibuprofène et de faibles doses d’AAS à libération immédiate doivent prendre l’ibuprofène au moins une heure après ou 11 heures avant l’AAS. L’utilisation d’AAS à libération retardée (p. ex., entérosoluble) n’est pas recommandée pour les personnes qui prennent régulièrement de l’ibuprofène. Les professionnels de la santé doivent aviser les consommateurs et les patients de l’utilisation concomitante appropriée de l’ibuprofène et de l’AAS.
Antiacides
Une étude portant sur la biodisponibilité a révélé que l’administration d’un antiacide contenant de l’hydroxyde d’aluminium et de l’hydroxyde de magnésium ne nuisait pas à l’absorption de l’ibuprofène20.
Anticoagulants
Les résultats de nombreuses études ont révélé que l’usage concomitant d’AINS et d’anticoagulants augmente le risque de manifestations indésirables gastro-intestinales, telles que les ulcérations et les saignements21,22. En raison du rôle important des prostaglandines dans l’hémostase et de l’effet des AINS sur la fonction plaquettaire, l’emploi concomitant d’ibuprofène et de warfarine exige une surveillance étroite afin de s’assurer qu’aucun changement de la dose d’anticoagulant n’est nécessaire. Aucune des nombreuses études comparatives de courte durée n’a démontré que l’ibuprofène modifiait de manière significative le temps de prothrombine ni différents autres facteurs de coagulation lorsqu’il était administré à des personnes prenant des anticoagulants coumariniques. Néanmoins, le médecin doit être prudent en ce qui a trait à l’administration d’Advil Maux de tête et migraines à des patients prenant des anticoagulants.
Antihypertenseurs
La prise concomitante d’inhibiteurs de l’ECA, d’antagonistes des récepteurs de l’angiotensine II ou de diurétiques avec des AINS pourrait accroître le risque d’insuffisance rénale aiguë et d’hyperkaliémie. La tension artérielle et la fonction rénale (y compris le dosage des électrolytes) devraient donc être plus étroitement surveillées chez les patients recevant concomitamment ces médicaments, car il peut parfois survenir une augmentation importante de la tension artérielle.
Les prostaglandines sont un facteur important de l’homéostasie cardiovasculaire, et l’inhibition de leur synthèse par des AINS peut interférer avec la régulation de la circulation. Les AINS peuvent augmenter la tension artérielle des patients qui prennent des antihypertenseurs. Deux méta-analyses ont fait état de cette relation pour la classe des AINS et pour certains AINS en particulier, mais ni l’une ni l’autre des méta-analyses n’a permis de conclure à un effet significatif de l’ibuprofène sur la pression artérielle23,24. De même, une étude de Davies et ses collaborateurs a démontré que la prise de 1 600 mg d’ibuprofène par jour pendant 14 jours n’a pas atténué l’effet antihypertenseur de deux bêtabloquants25. Dans le cadre d’une étude menée par Houston et ses collaborateurs, un traitement de trois semaines par l’ibuprofène n’a pas eu d’effet sur l’efficacité antihypertensive du vérapamil, mais on ignore si cette absence d’interaction concerne aussi d’autres catégories de bloqueurs des canaux calciques26.
En cas de réduction de la pression de la perfusion rénale, les prostaglandines et l’angiotensine II deviennent d’importants médiateurs de l’autorégulation rénale27. La combinaison d’un médicament de la catégorie des AINS et d’un inhibiteur de l’enzyme de conversion de l’angiotensine pourrait théoriquement entraîner une baisse de la fonction rénale. Dans le cadre d’une étude, une diminution significative de la fonction rénale a été observée chez quatre patients parmi les 17 qui prenaient de l’hydrochlorothiazide et du fosinopril et qui avaient reçu 2 400 mg/jour d’ibuprofène pendant un mois28. Par contre, dans le cadre d’une étude de Minuz, l’administration de 1 200 mg/jour d’ibuprofène pendant deux jours n’a pas eu d’impact sur l’effet antihypertenseur de l’énalapril ni sur la rénine ou l’aldostérone plasmatique29.
La relation entre l’ibuprofène et les médicaments antihypertenseurs n’est pas clairement définie. Avant de prescrire ces médicaments, il faut donc évaluer et soupeser les avantages et les risques d’une administration concomitante. Si l’ibuprofène est recommandé pour un traitement de longue durée, une vérification périodique de la tension artérielle est de mise. Il n’est pas nécessaire de surveiller la tension artérielle si l’ibuprofène est prescrit pour un traitement analgésique de courte durée.
Digoxine
On a démontré que l’ibuprofène augmente la concentration sérique de digoxine. Une surveillance accrue et le réglage de la dose de glucoside digitalique peuvent être nécessaires pendant et après un traitement concomitant avec de l’ibuprofène30.
Diurétiques
Des études cliniques ainsi que des observations aléatoires ont révélé que l’ibuprofène peut réduire l’effet natriurétique du furosémide et des thiazidiques chez certains patients. Cette réponse a été attribuée à l’inhibition de la synthèse des prostaglandines rénales. Au cours d’un traitement concomitant par l’ibuprofène, il faut surveiller étroitement le patient pour déceler tout signe d’insuffisance rénale et pour évaluer l’efficacité du diurétique.
Glucocorticoïdes
Les résultats de certaines études ont montré que la prise simultanée d’un AINS et d’un glucocorticoïde par voie orale entraîne une augmentation du risque de manifestations indésirables gastro-intestinales telles que l’ulcération et l’hémorragie, surtout chez la personne âgée de plus de 65 ans.
Antagoniste des récepteurs H2
Lors d’études menées auprès de sujets humains volontaires, l’administration simultanée de cimétidine ou de ranitidine et d’ibuprofène n’a pas eu d’effets importants sur la concentration sérique d’ibuprofène31,32.
Agents hypoglycémiants
L’ibuprofène peut augmenter les effets hypoglycémiants de l’insuline et des agents antidiabétiques administrés par voie orale.
Lithium
Dans le cadre d’une étude menée auprès de onze volontaires en bonne santé, l’ibuprofène a entraîné une augmentation de la concentration plasmatique de lithium et une réduction de la clairance rénale de celui-ci. La concentration minimale moyenne de lithium a augmenté de 15 % et la clairance rénale du lithium a diminué de 19 % pendant la période d’administration concomitante des médicaments. Cet effet a été attribué à l’inhibition de la synthèse des prostaglandines rénales par l’ibuprofène. Par conséquent, lorsque l’ibuprofène et le lithium sont administrés en association, les sujets doivent être étroitement suivis pour déceler tout signe de toxicité du lithium33.
Méthotrexate
Il a été rapporté que l’ibuprofène, tout comme d’autres AINS, avait provoqué une inhibition compétitive de l’accumulation du méthotrexate dans des coupes rénales de lapins. Cela peut indiquer que l’ibuprofène est susceptible d’augmenter la toxicité du méthotrexate34. Il faut donc administrer l’ibuprofène avec prudence aux patients qui reçoivent du méthotrexate.
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS)89,90
Des études ont révélé que le risque d’ulcérations et de saignements gastro-intestinaux est plus élevé lorsque l’ibuprofène et les autres AINS sont administrés en concomitance avec des ISRS que lorsque les médicaments de l’une ou l’autre de ces classes thérapeutiques sont administrés seuls (voir Mises en garde et précautions, Appareil digestif).
Autres médicaments
Bien que l’ibuprofène se lie fortement aux protéines plasmatiques, les interactions avec d’autres médicaments qui se lient aussi aux protéines sont rares. Néanmoins, il faut faire preuve de prudence lorsque d’autres médicaments qui ont également une grande affinité avec des sites de fixation des protéines sont utilisés en même temps. Aucune interaction n’a été rapportée lorsque l’ibuprofène a été utilisé avec le probénécide, la thyroxine, la cyclosporine, des antibiotiques (p. ex. la lévofloxacine), la phénytoïne, des corticostéroïdes ou des benzodiazépines.
Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
Interactions médicament-plante médicinale
Aucune interaction avec des plantes médicinales n’a été établie.
Interactions du médicament sur les examens de laboratoire
On n’a pas établi si Advil Maux de tête et migraines avait un quelconque effet sur les résultats des épreuves de laboratoire.
Interactions du médicament sur le mode de vie
Il faut s’abstenir de consommer de l’alcool pendant la prise d’Advil Maux de tête et migraines étant donné l’augmentation possible du risque d’hémorragie grave de l’estomac. Il faut aussi éviter de fumer pendant la prise d’Advil Maux de tête et migraines ou d’autres AINS.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Ne pas utiliser ce produit plus de 3 jours pour la fièvre ou plus de 5 jours pour la douleur, sauf sur l’avis d’un médecin.
Les problèmes d’innocuité à prendre en considération pour déterminer le schéma posologique d’Advil Maux de tête et migraines pour chaque patient s’appliquent aux :
- patients de plus de 65 ans qui sont fragiles ou affaiblis, chez qui l’emploi d’Advil Maux de tête et migraines n’est pas recommandé. (Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées.)
Posologie recommandée et ajustement posologique
Adultes et enfants de 12 ans ou plus : Prendre 1 comprimé ou 1 caplet toutes les 4 heures, 2 comprimés ou 2 caplets toutes les 6 à 8 heures, ou 1 caplet extra fort toutes les 6 à 8 heures, au besoin. Ne pas prendre plus de 6 comprimés ou caplets ou plus de 3 caplets extra fort en
24 heures, sauf sur l’avis d’un médecin.
Dose oubliée
Prenez la dose oubliée dès que vous y pensez. Si l’heure de votre prochaine dose approche, attendez jusqu’à ce moment pour prendre votre médicament et ne prenez pas la dose que vous avez oubliée. Si vous oubliez de prendre une dose, ne doublez pas la dose recommandée.
Administration
Voir Posologie recommandée et ajustement posologique.
SURDOSAGE
Symptômes de surdosage
La toxicité de la surdose dépend de la quantité de médicament ingérée et du temps qui s’est écoulé depuis l’ingestion. Les réponses individuelles peuvent varier, ce qui nécessite une évaluation distincte de chaque cas.
Bien que peu courants, des cas de toxicité grave et des décès ont été rapportés en association avec un surdosage d’ibuprofène. Les symptômes de surdose d’ibuprofène le plus souvent signalés comprennent les douleurs abdominales, les nausées, les vomissements, la léthargie et la somnolence. D’autres symptômes reliés au système nerveux central (SNC) incluent les céphalées, les acouphènes, la dépression du SNC et les convulsions. De rares cas d’acidose métabolique, de coma, d’insuffisance rénale aiguë et d’apnée (surtout chez les très jeunes enfants) peuvent survenir. Des cas de toxicité cardiovasculaire, y compris l’hypotension, la bradycardie, la tachycardie et la fibrillation auriculaire ont aussi été rapportés35-37.
Traitement du surdosage
En cas de surdose aiguë, l’estomac doit être vidé par l’utilisation d’un émétique (chez les patients alertes seulement) ou par lavage gastrique. En raison de l’absorption rapide de l’ibuprofène dans l’intestin, les vomissements seront plus efficaces s’ils sont provoqués moins de 30 minutes après l’ingestion. L’administration de charbon activé par voie orale moins de 2 heures après l’ingestion peut aider à réduire l’absorption du médicament. Il existe des données indiquant qu’une administration répétée de charbon activé peut lier le médicament ayant diffusé dans la circulation38. Une surdose aiguë nécessite principalement un traitement de soutien. La prise en charge de l’hypotension, de l’acidose et des saignements gastro-intestinaux peut être indiquée.
Chez les enfants, la quantité estimée d’ibuprofène ingérée par rapport au poids corporel peut aider à prévoir et à évaluer les risques de toxicité, bien que chaque cas doive faire l’objet d’une évaluation. L’ingestion de moins de 100 mg/kg est peu susceptible d’entraîner une toxicité. Les enfants ayant pris de 100 à 200 mg/kg peuvent être traités au moyen d’un émétique et placés en observation pendant au moins quatre heures. Pour ce qui est des enfants ayant ingéré de 200 à 400 mg/kg d’ibuprofène, il faut immédiatement procéder à la vidange gastrique, tout en assurant une observation médicale pendant au moins quatre heures. Les enfants ayant ingéré plus de 400 mg/kg d’ibuprofène doivent être examinés par un médecin sur-le-champ, être surveillés étroitement et recevoir un traitement de soutien approprié. Il n’est pas recommandé de provoquer des vomissements dans le cas de surdoses supérieures à 400 mg/kg en raison du risque de convulsions et d’aspiration du contenu gastrique.
Chez les adultes, la dose ingérée ne semble pas permettre de prédire la toxicité. La nécessité de voir un médecin et d’effectuer un suivi du patient doit être évaluée selon le cas, au moment de l’ingestion de la surdose. Les adultes qui présentent des symptômes doivent être soigneusement évalués, observés et traités.
Exemples de surdose d’ibuprofène
Un homme de 41 ans ayant plusieurs problèmes médicaux, dont une insuffisance rénale de longue date, a souffert d’une insuffisance rénale aiguë quasi mortelle après avoir ingéré une dose massive (36 g) d’ibuprofène39. Le recours à la dialyse a été nécessaire pendant plusieurs mois, après quoi sa fonction rénale s’est améliorée.
Une équilibration électrolytique et d’autres mesures intensives ont permis à un enfant de 21 mois de récupérer dans les cinq jours suivant l’ingestion accidentelle de 8 g d’ibuprofène40. Un enfant de 2 ans qui avait ingéré environ 8 g d’ibuprofène a été traité avec du charbon activé. Il a souffert d’une acidose métabolique et d’une insuffisance rénale aiguë et il a récupéré en moins de 72 heures41. Un enfant de six ans est devenu comateux après avoir ingéré 6 g d’ibuprofène42. Il a été traité par un lavage  Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer avec le centre antipoison de votre région.
gastrique, du charbon et différentes mesures de soutien, et a récupéré en moins de 24 heures.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Comme tous les autres AINS, l’ibuprofène est un médicament analgésique, antipyrétique et anti-inflammatoire39. Le principal mode d’action de l’ibuprofène et des autres AINS consiste en l’inhibition de la biosynthèse des prostaglandines40.
Les prostaglandines sont des dérivés d’acide gras naturellement présents et largement distribués dans les tissus. On croit qu’elles sont un facteur commun de la production de la douleur, de la fièvre et de l’inflammation. On croit également que les prostaglandines sensibilisent les tissus à des médiateurs produisant la douleur et l’inflammation comme l’histamine, la 5-hydroxytryptamine et les kinines. La cyclo-oxygénase est l’enzyme qui déclenche l’étape finale de la biosynthèse des prostaglandines. Des données probantes indiquent que le principal mode d’action analgésique/antipyrétique des AINS repose sur l’inhibition de la biosynthèse des prostaglandines41. D’autres effets pharmacologiques comme la stabilisation du lysosome et de la membrane cytoplasmique ont été observés, mais le lien éventuel de ces effets avec l’action analgésique et antipyrétique de l’ibuprofène n’est pas clairement établi.
Une récente étude a démontré que les comprimés d’ibuprofène sodique commencent à soulager les maux de dents plus rapidement que les comprimés d’ibuprofène7.
Pharmacodynamie
Aux doses qui sont indiquées pour la vente libre (doses quotidiennes ≤ 1 200 mg), ce sont les effets analgésiques et antipyrétiques qui prédominent; il faut administrer de plus fortes doses pour obtenir les effets anti-inflammatoires maximaux.
Pharmacocinétique
Il a été démontré que la préparation Advil Maux de tête et migraines (ibuprofène sodique dihydraté) est bioéquivalente3 (pour ce qui est de la vitesse d’absorption [Cmax] et du degré d’absorption [ASCT et ASCReftmax] globaux de l’ibuprofène) à une préparation de Liqui-Gels Advil offerte sur le marché, qui contient de l’ibuprofène sous forme d’acide libre et de sel de potassium. Par conséquent, la posologie quotidienne maximale qui a été retenue dans la présente monographie pour Advil Maux de tête et migraines est la même que celle retenue pour cette préparation de Liqui-Gels Advil (soit 1 200 mg/jour). En théorie, Advil Maux de tête et migraines devrait avoir le même profil pharmacocinétique que les produits de la gamme Liqui-Gels Advil qui sont offerts actuellement sur le marché.
Tableau 3 : Résumé des paramètres pharmacocinétiques de l’ibuprofène sodique dihydraté observés chez des sujets sains après l’administration d’une dose unique de 2 × 256 mg (400 mg d’ibuprofène) de ce médicament
| Administration à jeun | Administration avec des aliments | |
| ASCT (µg·h/mL) | 145,71 (20,28) | 127,21 (22,51) |
| Cmax (µg/mL) | 50,62 (20,26) | 31,49 (27,87) |
| Tmax (h) | 0,51 (0,33-1,27) | 1,50 (0,52-6,00) |
| T½ (h) | 2,21 (16,99) | 2,65 (37,95) |
| ASC0-∞ (µg·h/mL) | 147,22 (20,41) | 130,64 (22,32) |
| Clairance (L/h) | 2,82 (19,56) 2,82 (1,78-4,16) | 3,19 (18,50) 3,27 (1,88-4,01) |
| Volume de distribution (L) | 8,87 (18,30) 8,78 (6,33-12,21) | 12,03 (40,29) 11,06 (6,46-34,67) |
Données recueillies auprès de 32 sujets qui ont été traités dans le cadre de l’étude de biodisponibilité comparative AH-09-08
ASCT, Cmax, ASC0-∞, T1/2 représentés sous forme de moyenne arithmétique (coefficient de variation [CV] en %) Tmax représenté sous forme de médiane (intervalle)
Clairance et volume de distribution représentés sous forme de moyenne arithmétique (CV %) et de médiane (intervalle)
Absorption : L’ibuprofène est absorbé rapidement et presque complètement. Les concentrations sériques atteignent leur maximum en 1 à 2 heures chez les adultes42.
La concentration sérique d’ibuprofène atteint son maximum de 31 à 90 minutes environ après l’administration d’une dose unique de 400 mg d’Advil Maux de tête et migraines en comprimés3. Chez des enfants fébriles âgés de 3 mois à moins de 12 ans, les concentrations sériques maximales d’ibuprofène ont été atteintes 1,60 et 1,54 heure après l’administration de doses de 5 mg/kg et de 10 mg/kg de ce médicament45. Dans l’étude de Nahata46, les concentrations sériques maximales ont été atteintes en 1,1 et en 1,2 heure pour ces doses respectives. Lors d’une étude semblable menée par Walson47 chez des enfants fébriles, les concentrations sériques maximales de l’ibuprofène en suspension ont été atteintes en 1,3 et en 1,7 heure pour les doses respectives de 5 mg/kg et de 10 mg/kg. Également d’après Walson, la concentration plasmatique moyenne de l’ibuprofène une heure après son administration a été de 21,7 ± 6,7 et de 28,4 ± 15,2 μg/mL pour une dose de 5 mg/kg et de 10 mg/kg, respectivement. Les aliments diminuent la vitesse d’absorption, mais non le degré d’absorption42.
Distribution : Après l’administration orale, le volume de distribution de l’ibuprofène était de 0,1 à 0,2 L/kg chez les adultes48. Chez les enfants fébriles, le volume de distribution de l’ibuprofène est de 0,18 et de 0,22 L/kg aux doses respectives de 5 mg/kg et de 10 mg/kg45.
À des concentrations thérapeutiques, l’ibuprofène est fortement lié au plasma humain entier et au site II de l’albumine purifiée48. L’ibuprofène et ses métabolites ne s’accumulent pas de manière appréciable dans le plasma lors de l’administration de doses répétées42.
L’excrétion de l’ibuprofène dans le lait maternel après l’ingestion d’un comprimé d’ibuprofène à 400 mg toutes les 6 heures, pour un total de cinq doses, a été inférieure au seuil de détection (c.-à-d. 1 μg/mL)94. Toutefois, une étude ultérieure ayant eu recours à une méthode plus sensible a montré que l’ibuprofène était rapidement excrété dans le lait maternel et que 30 minutes après l’ingestion orale de 400 mg d’ibuprofène, la concentration dans le lait maternel était de 13 ng/mL. Le coefficient lait-plasma, établi à 1:126, signifie que le nourrisson allaité est exposé à environ 0,0008 % de la dose maternelle54. On ignore si l’ibuprofène traverse le placenta humain.
Métabolisme : L’ibuprofène est un mélange racémique d’ibuprofène R-(-) et d’ibuprofène S-(+). L’ibuprofène R-(-) subit une importante conversion éniantiomérique en ibuprofène S-(+) chez l’humain, dans une proportion moyenne de 53 à 65 %43. L’énantiomère S-(+) semble être l’énantiomère le plus actif de l’ibuprofène. Deux principaux métabolites, l’acide propionique 2-[4-(2-carboxypropyl)phényl] et l’acide propionique 2-[4-(2-hydroxy-2-méthylpropyl], ont été repérés dans le plasma et dans l’urine51. Les métabolites 1-hydroxyibuprofène et 3-hydroxyibuprofène ont également été repérés dans l’urine en très petites concentrations91,92. L’enzyme 2C9 du cytochrome P450 constitue l’agent catalytique le plus important dans la formation de tous les métabolites oxydatifs de l’ibuprofène R-(-) et S-(+)52. Environ 80 % d’une dose est récupérée dans l’urine, principalement sous forme de carboxymétabolites et d’hydroxymétabolites conjugués48. L’ibuprofène ne semble pas provoquer la formation d’enzymes responsables de la biotransformation des médicaments chez les rats51.
Excrétion : La demi-vie plasmatique de l’ibuprofène chez les adultes est de 1,5-2,0 heures49. Chez les enfants fébriles, la demi-vie plasmatique de l’ibuprofène est de 1,65 et de 1,48 heure aux doses respectives de 5 mg/kg et de 10 mg/kg45. La molécule mère et ses métabolites sont principalement excrétés dans l’urine; la bile et les matières fécales sont des voies d’élimination relativement peu importantes. La récupération totale dans l’urine en l’espace de 24 heures correspond à 70 à 90 % de la dose administrée48.
Il n’y a pas de données indiquant un changement de la biotransformation ou de l’élimination de l’ibuprofène chez les personnes âgées. Une étude comparant les paramètres pharmacocinétiques de l’ibuprofène chez des sujets âgés (de 65 à 78 ans) et chez des sujets plus jeunes (de 22 à 35 ans) n’a révélé aucune différence d’importance clinique entre les deux groupes d’âge49. De plus, on n’a observé aucune différence statistiquement significative entre les deux groupes d’âge en ce qui concerne les schémas d’élimination urinaire du médicament et de ses principaux métabolites.
On a également évalué les paramètres pharmacocinétiques de l’ibuprofène chez les enfants, et la biotransformation du médicament chez ces derniers a été comparable à celle que l’on observe chez les adultes. D’après les observations de Walson, la concentration plasmatique maximale d’ibuprofène était atteinte en 1,5 heure lorsqu’on administrait la dose de 10 mg/kg à des enfants de moins de 12 ans; la concentration plasmatique diminuait par la suite, et la demi-vie plasmatique était de 1,8 heure95. Ainsi, le profil pharmacocinétique de l’ibuprofène semble comparable chez tous les groupes d’âge étudiés.
CONSERVATION ET STABILITÉ
Les caplets Advil Maux de tête et migraines (200 mg d’ibuprofène), les comprimés Advil Maux de tête et migraines (200 mg d’ibuprofène) et Advil Maux de tête et migraines Extra fort (caplets de 400 mg d’ibuprofène) doivent être conservés à la température ambiante (15-
30 °C).
Autres :
Conserver en lieu sûr, hors de portée des enfants.
PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Comprimés Advil Maux de tête et migraines (comprimés d’ibuprofène à 200 mg) et caplets Advil
Maux de tête et migraines (caplets d’ibuprofène à 200 mg)
Les comprimés d’ibuprofène à 200 mg Advil Maux de tête et migraines sont des comprimés beiges pelliculés qui présentent le logo « Advil » imprimé à l’encre noire au-dessus d’une ligne asymétrique sur un côté. Un comprimé d’ibuprofène à 200 mg (c.-à-d. une dose unitaire) renferme 256 mg d’ibuprofène sodique dihydraté.
Les caplets d’ibuprofène à 200 mg Advil Maux de tête et migraines sont des comprimés beiges pelliculés en forme de capsules qui présentent le logo « Advil » imprimé à l’encre noire au-dessus d’une ligne asymétrique sur un côté. Un caplet d’ibuprofène à 200 mg (c.-à-d. une dose unitaire) renferme 256 mg d’ibuprofène sodique dihydraté.
Un caplet beige pelliculé Advil Maux de tête et migraines ou un comprimé beige pelliculé Advil Maux de tête et migraines renferme 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté. Les caplets sont offerts dans des plaquettes alvéolées de 10 unités, des flacons de 16, 20, 40, 55, 120, 150, 325 ou 350 unités et des sachets de 1 ou 2 unités. Les comprimés sont offerts dans des plaquettes alvéolées de 10 unités, des flacons de 16, 20, 40, 50, 110, 135, 325 ou 330 unités et des sachets échantillons de 1 ou 2 unités destinés aux professionnels de la santé.
Les caplets Advil Maux de tête et migraines et les comprimés Advil Maux de tête et migraines contiennent de l’ibuprofène sodique dihydraté et les ingrédients non médicinaux suivants : acésulfame-K, oxyde de fer noir, colorant caramel, cire de carnauba, silice colloïdale, copovidone, hypromellose, mannitol, triglycérides à chaîne moyenne, cellulose microcristalline, arômes naturels et artificiels, polyéthylèneglycol, propylèneglycol, oxyde de fer rouge, laurylsulfate de sodium, sucralose, dioxyde de titane et oxyde de fer jaune.
Advil Maux de tête et migraines Extra fort (caplets d’ibuprofène à 400 mg)
Les caplets d’ibuprofène à 400 mg Advil Maux de tête et migraines Extra fort seront présentés sous forme de comprimés beiges pelliculés en forme de capsules qui présentent le logo « Advil 400 » imprimé à l’encre noire sur un côté. Un caplet d’ibuprofène à 400 mg (c.-à-d. une dose unitaire) renferme 512 mg d’ibuprofène sodique dihydraté.
Un caplet beige pelliculé Advil Maux de tête et migraines Extra fort renferme 400 mg d’ibuprofène sous la forme de 512 mg d’ibuprofène sodique dihydraté. Les caplets Extra fort sont offerts dans des plaquettes alvéolées de 10 unités, des flacons de 12, 20, 30, 60, 67, 77 ou 180 unités et des sachets échantillons de 1 unité destinés aux professionnels de la santé.
Advil Maux de tête et migraines Extra fort contient de l’ibuprofène sodique dihydraté et les ingrédients non médicinaux suivants : acésulfame-K, oxyde de fer noir, colorant caramel, cire de carnauba, silice colloïdale, copovidone, hypromellose, mannitol, triglycérides à chaîne moyenne, cellulose microcristalline, arômes naturels et artificiels, polyéthylèneglycol, propylèneglycol, oxyde de fer rouge, laurylsulfate de sodium, sucralose, dioxyde de titane et oxyde de fer jaune.
Comprimés de 200 mg d’ibuprofène (sous la forme de 256 mg d’ibuprofène sodique dihydraté) |
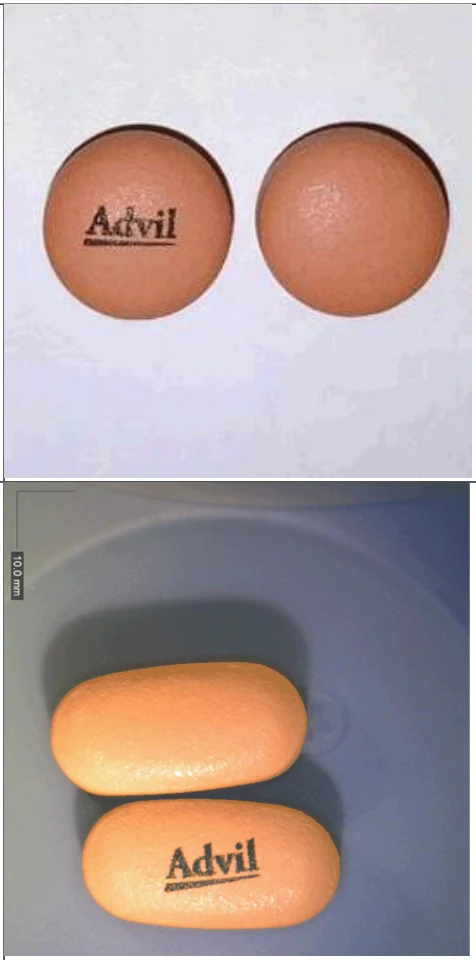
C
| aplets de 200 mg d’ibuprofène (sous la forme de 256 mg d’ibuprofène sodique dihydraté) |
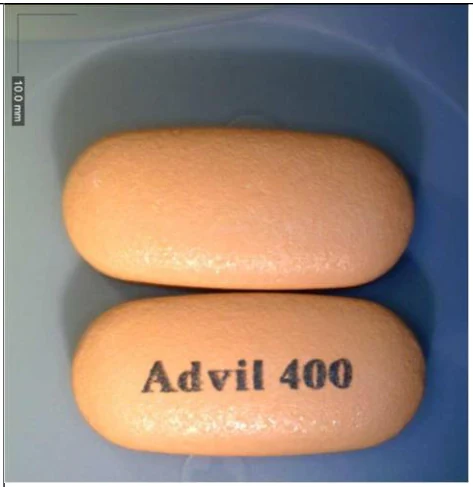
Caplets de 400 mg d’ibuprofène (sous la forme de 512 mg d’ibuprofène sodique dihydraté)
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : ibuprofène sodique dihydraté Nom chimique : 2-(4-isobutylphényl)propionate de sodium dihydraté Formule moléculaire et masse moléculaire : C13H21O4Na; 264,29
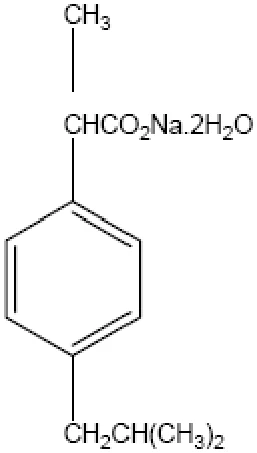
Formule développée :
Propriétés physicochimiques : Poudre cristalline blanche Solubilité :
pH : Le pH d’une solution à 1 % dans de l’eau (pH de 4,93) est de 7,32. Point de fusion : 195,3 °C
| Solution aqueuse | Solubilité |
| Méthanol | 0,87 g/mL |
| Éthanol | 0,25 g/mL |
| Acétone | 0,001 g/mL |
| Toluène | Pratiquement insoluble |
| Éther | Pratiquement insoluble |
| Eau | 400-600 mg/mL |
ÉTUDES CLINIQUES
7,8,9
Études portant sur l’ibuprofène
Les études publiées démontrent l’efficacité des doses de 200 mg et de 400 mg d’ibuprofène pour le traitement de la douleur légère ou modérée, y compris le mal de gorge55, la céphalée56-58, le mal de dents59-66, les douleurs musculaires67 et la dysménorrhée68-73 chez les adultes. L’efficacité antipyrétique de l’ibuprofène a été démontrée pour des doses de 200 et de 400 mg chez les adultes64,74-76.
Études portant sur l’ibuprofène sodique
On a réalisé deux études cliniques portant sur le modèle de mal de dents afin de comparer les comprimés d’ibuprofène sodique aux comprimés standards d’ibuprofène sous forme d’acide libre et à l’acétaminophène, deux études cliniques sur les céphalées de tension afin de comparer l’ibuprofène sodique à l’ibuprofène standard et à un placebo, et une étude sur la fièvre afin de comparer l’ibuprofène sodique à un placebo, en vue de démontrer que l’ibuprofène sodique procure un soulagement rapide et efficace de la douleur et une atténuation rapide et efficace de la fièvre.
Plans des études et caractéristiques démographiques des participants
L’étude AH-09-10 est un essai unicentrique, comparatif avec placebo, à double insu (insu maintenu grâce à la participation d’un tiers) et à répartition aléatoire qui a été mené auprès de sujets hospitalisés afin de comparer l’efficacité d’une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) dans un modèle de mal de dents attribuable à l’extraction d’une troisième molaire avec celle d’une dose unique d’Advil en comprimés (2 × 200 mg d’ibuprofène), de Motrin IB en comprimés (2 × 200 mg d’ibuprofène) et de placebo. Les sujets ont reçu une dose unique d’ibuprofène sodique en comprimés, d’Advil en comprimés, de Motrin IB en comprimés ou de placebo après l’extraction chirurgicale d’au moins deux troisièmes molaires, dont au moins une troisième molaire mandibulaire semi-incluse ou incluse, puis ils ont été évalués sur place au cours des 8 heures qui ont suivi l’administration du médicament à l’étude. Ils ont été stratifiés en fonction du sexe et du score initial à une échelle catégorielle d’évaluation de l’intensité de la douleur (douleur modérée vs douleur intense). Après l’administration du médicament à l’étude, l’intensité et le soulagement de la douleur ont été évalués de manière ponctuelle et subjective pendant une période maximale de 8 heures à l’aide d’échelles catégorielles normalisées. Le temps écoulé avant le début d’un soulagement perceptible et le temps écoulé avant l’obtention d’un soulagement marqué de la douleur ont été mesurés au moyen de deux chronomètres. Dans les cas où les sujets ont eu recours à un autre analgésique, le temps écoulé avant l’utilisation de ce médicament de secours a été pris en note. Les sujets ont effectué une évaluation globale 8 heures après l’administration du médicament à l’étude (ou au moment où ils ont eu recours à un médicament de secours, si tel avait été le cas).
Conformément au protocole, le placebo et les trois traitements actifs ont été attribués aux sujets selon une proportion de 1:2:2:2. En tout, 316 sujets ont été recrutés pour participer à cette étude et ont reçu l’un des traitements à l’étude. Ce sont eux qui ont formé la population de l’analyse principale selon l’intention de traiter (ITT) et la population de l’analyse de l’innocuité. À l’issue de la répartition aléatoire, il y avait 48 sujets dans le groupe placebo, 95 sujets dans le groupe ibuprofène sodique, 86 sujets dans le groupe Advil et 87 sujets dans le groupe Motrin IB. La population de l’étude comprenait 49,1 % d’hommes et 50,9 % de femmes. La majorité des sujets étaient des Blancs (n = 301; 95,3 %); venaient ensuite les groupes ethniques suivants : autres (n = 12; 3,8 %), Asiatiques (n = 2; 0,6 %) et Noirs (n = 1; 0,3 %). Il y avait 21 sujets (6,6 %) d’origine hispanique ou latino-américaine. L’âge moyen des sujets était de 18,5 ans (min.-max. : 15-27 ans). Les caractéristiques initiales et démographiques des sujets des quatre groupes étaient comparables.
L’étude AH-09-14 est un essai unicentrique, comparatif avec placebo, à double insu (insu maintenu grâce à la participation d’un tiers) et à répartition aléatoire qui a été mené auprès de sujets hospitalisés afin de comparer l’efficacité d’une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) dans un modèle de mal de dents attribuable à l’extraction d’une troisième molaire avec celle d’une dose unique d’acétaminophène en comprimés (Tylenol Extra fort; 2 × 500 mg d’acétaminophène) et d’un placebo.
Les sujets ont reçu une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]), d’acétaminophène (2 × 500 mg) ou de placebo après l’extraction chirurgicale d’au moins deux troisièmes molaires, dont au moins une troisième molaire mandibulaire semi-incluse ou incluse, puis ils ont été évalués sur place au cours des 6 heures qui ont suivi l’administration du médicament à l’étude. Ils ont été répartis aléatoirement entre le groupe placebo et les deux groupes de traitement actif selon une proportion de 1:2:2 et ils ont été stratifiés en fonction du sexe et du score initial à une échelle catégorielle d’évaluation de l’intensité de la douleur (douleur modérée vs douleur intense). Après l’administration du médicament à l’étude, l’intensité et le soulagement de la douleur ont été évalués de manière ponctuelle et subjective pendant une période maximale de 6 heures à l’aide d’échelles catégorielles normalisées. Le temps écoulé avant le début d’un soulagement perceptible et le temps écoulé avant l’obtention d’un soulagement marqué de la douleur ont été mesurés au moyen de deux chronomètres. Dans les cas où les sujets ont eu recours à un autre analgésique, le temps écoulé avant l’utilisation de ce médicament de secours a été pris en note. Les sujets ont effectué une évaluation globale 6 heures après l’administration du médicament à l’étude (ou au moment où ils ont eu recours à un médicament de secours, si tel avait été le cas).
En tout, 218 sujets ont été répartis aléatoirement entre les groupes placebo (n = 45), ibuprofène sodique (n = 88) et acétaminophène (n = 85) et ont reçu le médicament à l’étude. Ce sont ces sujets qui ont été pris en compte dans l’analyse (principale) selon l’ITT et dans l’analyse de l’innocuité. La population de l’étude comprenait 49,5 % d’hommes et 50,5 % de femmes. La majorité des sujets étaient des Blancs (n = 202; 92,7 %); venaient ensuite les groupes ethniques suivants : autres (n = 10; 4,6 %), Amérindiens / autochtones de l’Alaska (n = 3; 1,4 %), Noirs (n = 2; 0,9 %) et Asiatiques (n = 1; 0,5 %). Il y avait 18 sujets (8,3 %) d’origine hispanique ou latino-américaine. L’âge moyen des sujets était de 19,2 ans (min.-max. : 16-31 ans). Les caractéristiques initiales et démographiques des sujets des trois groupes étaient comparables.
L’étude AH-09-11 est un essai unicentrique, comparatif avec placebo, à double insu, avec répartition aléatoire et groupes parallèles qui avait pour but de comparer l’efficacité analgésique d’une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) administrée par voie orale avec celle de comprimés standards d’ibuprofène (Motrin IB; 2 × 200 mg) et d’un placebo dans le traitement des céphalées de tension épisodiques. Les sujets devaient avoir eu un épisode de céphalée de tension répondant aux critères d’admissibilité au cours des huit semaines qui ont suivi leur admission à l’étude et ils avaient reçu pour consigne de revenir au centre d’étude dans les 60 minutes qui suivaient l’apparition d’une céphalée de tension. À leur arrivée au centre d’étude, lorsque la douleur ressentie était devenue modérément intense ou intense, ils ont fait l’objet de la répartition aléatoire et ils ont été stratifiés en fonction de leur sexe et de l’intensité de la douleur ressentie au départ (modérément intense vs intense). Ils ont été évalués sur place au cours des trois heures qui ont suivi l’administration d’une dose unique d’ibuprofène sodique en comprimés, de Motrin IB en comprimés ou de placebo.
Les sujets de cette étude ont été répartis aléatoirement selon une proportion de 2:2:1 pour recevoir une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]), d’ibuprofène en comprimés standards (Motrin IB; 2 × 200 mg) ou de placebo (2 comprimés). Plus précisément, cette dose unique du médicament à l’étude (4 comprimés) a été administrée de la façon suivante : deux comprimés d’ibuprofène sodique (2 × 200 mg sous la forme de 256 mg d’ibuprofène sodique dihydraté) et deux comprimés du placebo correspondant aux comprimés standards d’ibuprofène; deux comprimés standards d’ibuprofène (Motrin IB; 2 × 200 mg) et deux comprimés du placebo correspondant à l’ibuprofène sodique; ou quatre comprimés de placebo (deux comprimés du placebo correspondant à l’ibuprofène sodique et deux comprimés du placebo correspondant aux comprimés standards d’ibuprofène). Le temps écoulé avant le début d’un soulagement perceptible et le temps écoulé avant l’obtention d’un soulagement marqué de la douleur ont été mesurés au moyen de deux chronomètres.
Dans le cadre de cette étude, 200 sujets ont été répartis aléatoirement pour recevoir une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]; n = 79), d’ibuprofène en comprimés standards (Motrin IB; 2 × 200 mg; n = 80) ou de placebo (n = 41). Les 200 sujets qui ont fait l’objet de la répartition aléatoire ont reçu le traitement qui leur avait été attribué et ont été pris en compte dans l’analyse selon l’ITT et dans l’analyse selon l’innocuité. Aucun cas d’abandon n’a été enregistré.
Le groupe de patients traités par l’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté) comptait 24 hommes (30,4 %) et 55 femmes (69,6 %) âgés de 18 à 65 ans (âge moyen : 43,4 ans). Les caractéristiques démographiques des sujets qui ont reçu les comprimés standards d’ibuprofène (Motrin IB; 2 × 200 mg) et de ceux ayant reçu le placebo étaient similaires. Il y avait 25 hommes (31,3 %) et 55 femmes (68,8 %) âgés de 18 à 63 ans (âge moyen : 40,9 ans) au sein du groupe traité par les comprimés standards d’ibuprofène, et 13 hommes (31,7 %) et 28 femmes (68,3 %) âgés de 18 à 63 ans (âge moyen : 42,9 ans) dans le groupe placebo. Presque tous les patients étaient de race blanche (97,5 %).
L’étude AH-11-16 est un autre essai unicentrique, comparatif avec placebo, à double insu, avec répartition aléatoire et groupes parallèles qui visait à comparer l’efficacité analgésique d’une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) administrée par voie orale avec celle de l’ibuprofène en comprimés standards (Motrin IB; 2 × 200 mg) et d’un placebo dans le traitement des céphalées de tension épisodiques. Les sujets devaient avoir eu un épisode de céphalée de tension répondant aux critères d’admissibilité au cours des huit semaines qui ont suivi leur admission à l’étude et ils avaient reçu pour consigne de revenir au centre d’étude dans les 45 minutes qui suivaient l’apparition d’une céphalée de tension. À leur arrivée au centre d’étude, lorsque la douleur ressentie était devenue modérément intense ou intense, les sujets ont fait l’objet de la répartition aléatoire et ils ont été stratifiés en fonction de leur sexe et de l’intensité de la douleur ressentie au départ (modérément intense vs intense). Ils ont été évalués sur place au cours des trois heures qui ont suivi l’administration d’une dose unique d’ibuprofène sodique en comprimés, de Motrin IB en comprimés ou de placebo.
Les sujets de cette étude ont été répartis aléatoirement selon une proportion de 2:2:1 pour recevoir une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]), d’ibuprofène en comprimés standards (Motrin IB; 2 × 200 mg) ou de placebo (2 comprimés). On a maintenu l’insu en demandant à un tiers d’administrer aux sujets les deux comprimés du médicament à l’étude et en bandant les yeux de ces derniers durant l’administration. Le temps écoulé avant le début d’un soulagement perceptible et le temps écoulé avant l’obtention d’un soulagement marqué de la douleur ont été mesurés au moyen de deux chronomètres.
En tout, 226 sujets ont été recrutés et ont reçu le médicament à l’étude; ces sujets ont été répartis aléatoirement entre les groupes placebo (n = 46), ibuprofène sodique (n = 91) et Motrin IB (n = 89), et ce sont eux qui ont été pris en compte dans l’analyse principale selon l’ITT et dans l’analyse de l’innocuité. La population de l’étude comprenait 34,1 % d’hommes et 65,9 % de femmes. La majorité des sujets étaient des Blancs (n = 220; 97,3 %) et les autres étaient des Noirs (n = 6; 2,7 %). L’âge moyen des sujets était de 42,8 ans (min.-max. : 18-65 ans). Les caractéristiques initiales et démographiques des sujets des trois groupes étaient comparables.
Étude AH-09-12
Cette étude multicentrique et comparative avec placebo sur l’administration d’une dose unique a été menée à double insu et avec répartition aléatoire auprès de patients ayant de la fièvre. Elle avait pour objectif de comparer l’efficacité antipyrétique d’une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) administrée par voie orale à celle d’un placebo. À l’origine, cette étude devait être réalisée suivant un modèle naturaliste d’évaluation de la fièvre associée à une infection des voies respiratoires ou à une infection pseudo-grippale; mais comme le taux de recrutement était faible, le plan a été élargi de manière à ce que les cas de fièvre associée à une infection bactérienne ou virale non compliquée puissent être admis, et la durée de l’étude a été prolongée, passant de 12 à 18 mois. On a mis fin à l’étude après 17 mois environ, parce que le processus de recrutement était demeuré lent.
La population de l’étude était formée d’hommes et de femmes âgés de 12 à 65 ans, qui étaient atteints d’une infection bactérienne ou virale aiguë non compliquée et dont la température corporelle prise par voie buccale avait varié entre 37,8 °C (100 °F) et 40 °C (104 °F) jusqu’à trois jours avant leur admission à l’étude. Les sujets admissibles ont été répartis aléatoirement selon une proportion de 1:1 pour recevoir soit une dose unique d’ibuprofène sodique en comprimés (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]), soit le placebo correspondant (2 comprimés). La température initiale a été prise au cours des 10 minutes qui ont précédé l’administration du médicament à l’étude. La période d’évaluation a duré 8 heures au total : il y a eu 2 heures d’évaluation au centre d’étude à partir du moment où les sujets ont reçu le médicament à l’étude, puis 6 autres heures d’évaluation à l’externe.
Seize (16) sujets ont été recrutés et ont terminé l’étude (groupe placebo : n = 7; groupe ibuprofène sodique : n = 9). La majorité d’entre eux étaient des hommes (> 62 %) blancs (> 81 %) âgés de 12 à 65 ans (âge moyen : 34,8 ans). L’un des sept sujets (14 %) du groupe placebo et deux des neuf sujets (22 %) du groupe ibuprofène sodique étaient des enfants (soit des personnes de moins de 18 ans). Les caractéristiques démographiques des deux groupes étaient comparables.
Tableau 1 : Résumé des caractéristiques démographiques des sujets des études cliniques sur les modèles de mal de dents, de céphalée de tension et de fièvre
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Participants à l’étude (n = nombre) | Âge moyen (min.-max.) | Sexe |
| AH-09-10 | Étude unicentrique, comparative avec placebo, à double insu (insu maintenu grâce à la participation d’un tiers) et à répartition aléatoire sur le mal de dents menée auprès de patients hospitalisés | 2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté 2 × 200 mg d’ibuprofène en comprimés (Advil) 2 × 200 mg d’ibuprofène en comprimés (Motrin IB) Placebo | 316 | 18,5 (15-27) | H : 155 F : 161 |
| AH-09-14 | Étude unicentrique, comparative avec placebo, à double insu (insu maintenu grâce à la participation d’un tiers) et à répartition aléatoire sur le mal de dents menée auprès de patients hospitalisés | 2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté 2 × 500 mg d’acétaminophène (Tylenol Extra fort) Placebo | 218 | 19,2 (16-31) | H : 108 F: 110 |
| AH-09-11 | Étude unicentrique, comparative avec placebo, à double insu et à répartition aléatoire sur les céphalées de tension | 2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté 2 × 200 mg d’ibuprofène en comprimés (Motrin IB) Placebo | 200 | 42,3 (18-65) | H : 77 F : 149 |
| AH-11-16 | Étude unicentrique, comparative avec placebo, à double insu et à répartition aléatoire sur les céphalées de tension | 2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté 2 × 200 mg d’ibuprofène en comprimés (Motrin IB) Placebo | 226 | 42,8 (18-65) | H : 77 F : 149 |
| AH-09-12 | Étude multicentrique, comparative avec placebo, à double insu et à répartition aléatoire sur la fièvre | 2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté Placebo | 16 | 34,8 (12-65) | H : 10 F : 6 |
Résultats des études
Étude AH-09-10
Les comprimés d’ibuprofène sodique ont procuré un soulagement global de la douleur supérieur à celui observé avec le placebo sur une période de 8 heures; ils ont significativement réduit le temps écoulé avant l’obtention d’un soulagement marqué comparativement aux comprimés Motrin IB et comparativement aux comprimés Motrin IB et aux comprimés standards Advil pris ensemble (soit deux types de comprimés standards d’ibuprofène pris ensemble), et cette réduction a été légèrement significative par rapport à celle observée avec les comprimés standards Advil pris seuls (p = 0,075). Par ailleurs, les comprimés d’ibuprofène sodique ont significativement raccourci le temps écoulé avant le début d’un soulagement perceptible confirmé par rapport à tous les agents de comparaison. Les comprimés d’ibuprofène sodique se sont révélés significativement supérieurs au placebo et comparables aux deux types de comprimés standards d’ibuprofène (Advil et Motrin IB) pour ce qui est des scores SPRID (somme des scores relatifs au soulagement de la douleur et à la variation d’intensité de la douleur), SPID (somme des variations d’intensité de la douleur) et TOTPAR (soulagement total de la douleur) sur des périodes de 3, 6 et 8 heures. Le temps écoulé avant l’utilisation d’un médicament de secours a été de 1,7 heure dans le cas du placebo, alors qu’il s’est établi à plus de 8 heures dans tous les groupes qui ont été traités par l’ibuprofène. Dans l’ensemble, l’ibuprofène sodique s’est avéré plus efficace que le placebo sur une période de 8 heures et il a commencé à soulager la douleur plus rapidement que les comprimés standards d’ibuprofène. L’efficacité globale de l’ibuprofène sodique a été comparable à celle des comprimés Advil et des comprimés Motrin IB au cours des 8 heures d’étude.
Tableau 2 : Résumé des résultats de l’étude AH-09-10 – Résumé des paramètres
| Moyenne (é.-t.) | Valeurs p | ||||||||
| Paramètre | Placebo (n = 48) | IBU sodique (n = 95) | Advil et Motrin IB pris ensemble (n = 173) | Advil (n = 86) | Motrin IB (n = 87) | IBU sodique vs placebo | IBU sodique vs Advil et Motrin IB pris ensemble | IBU sodique vs Advil | IBU sodique vs Motrin IB |
| Score SPRID0-8 | 5,4 (14,1) | 29,8 (14,2) | 31,7 (14,6) | 31,8 (14,1) | 31,6 (15,1) | < 0,001* | 0,323 | 0,361 | 0,434 |
| Temps médian écoulé avant l’obtention d’un soulagement marqué | > 8 h | 42,4 min | 55,3 min | 52,0 min | 60,7 min | < 0,001* | < 0,001* | 0,075 | < 0,001* |
| Score SPRID0-2 | 1,3 (2,9) | 8,0 (3,0) | 7,0 (3,3) | 7,2 (3,3) | 6,8 (3,3) | < 0,001* | 0,007* | 0,058 | 0,007* |
| Score SPRID0-3 | 2,1 (4,8) | 12,6 (4,7) | 11,8 (4,9) | 12,1 (4,7) | 11,4 (5,1) | < 0,001* | 0,152 | 0,493 | 0,077 |
| Score SPRID0-6 | 4,4 (10,8) | 24,3 (10,4) | 25,0 (10,6) | 25,2 (10,0) | 24,8 (11,2) | < 0,001* | 0,690 | 0,622 | 0,847 |
| Score SPID0-2 | 0,1 (1,3) | 2,8 (1,4) | 2,4 (1,5) | 2,5 (1,5) | 2,4 (1,5) | < 0,001* | 0,007* | 0,049* | 0,008* |
| Score SPID0-3 | 0,1 (2,1) | 4,4 (2,2) | 4,1 (2,3) | 4,2 (2,3) | 4,0 (2,3) | < 0,001* | 0,144 | 0,415 | 0,091 |
| Score SPID0-6 | 0,2 (4,8) | 8,5 (4,7) | 8,9 (5,0) | 8,9 (4,8) | 8,9 (5,1) | < 0,001* | 0,679 | 0,681 | 0,764 |
| Score SPID0-8 | 0,1 (6,4) | 10,2 (6,3) | 11,1 (6,7) | 11,1 (6,7) | 11,2 (6,8) | < 0,001* | 0,367 | 0,438 | 0,440 |
| Score TOTPAR0-2 | 1,3 (1,8) | 5,2 (1,7) | 4,6 (1,9) | 4,7 (1,8) | 4,5 (2,0) | < 0,001* | 0,009* | 0,072 | 0,007* |
| Score TOTPAR0-3 | 2,0 (2,9) | 8,1 (2,7) | 7,6 (2,8) | 7,9 (2,6) | 7,4 (3,0) | < 0,001* | 0,166 | 0,560 | 0,073 |
| Score TOTPAR0-6 | 4,2 (6,5) | 15,9 (6,1) | 16,1 (6,1) | 16,3 (5,6) | 15,9 (6,6) | < 0,001* | 0,703 | 0,587 | 0,909 |
| Score TOTPAR0-8 | 5,2 (8,4) | 19,5 (8,5) | 20,6 (8,5) | 20,7 (8,1) | 20,4 (8,9) | < 0,001* | 0,303 | 0,320 | 0,438 |
| Temps médian écoulé avant le DSP^ confirmé par l’obtention d’un soulagement marqué | > 8 h | 16,4 min | 25,7 min | 25,1 min | 25,8 min | < 0,001* | < 0,001* | < 0,001* | < 0,001* |
| Temps médian écoulé avant l’échec du traitement | 1,7 h | > 8 h | > 8 h | > 8 h | > 8 h | < 0,001* | 0,281 | 0,605 | 0,188 |
| Évaluation globale | 1,1 (1,3) | 3,8 (1,0) | 3,7 (1,2) | 3,8 (1,1) | 3,6 (1,2) | < 0,001* | 0,667 | 0,660 | 0,226 |
Remarque : Les deux paramètres/comparaisons principaux sont en caractères gras.
^ DSP : début d’un soulagement perceptible
* Significativement supérieur au seuil de 0,05
Remarque : Conformément au protocole, on n’a pas effectué de comparaisons entre Advil et Motrin IB pris ensemble et le placebo, ni entre Advil et Motrin IB.
Étude AH-09-14
L’efficacité analgésique des comprimés d’ibuprofène sodique (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) s’est révélée supérieure à celle de l’acétaminophène au cours des 6 heures d’évaluation, comme en témoignent les scores SPRID0-6 (coparamètre principal) et les scores SPRID, SPID et TOTPAR obtenus sur 2, 3 et 6 heures (paramètres d’efficacité exprimés sous la forme de sommes), et les deux traitements actifs se sont révélés significativement plus efficaces que le placebo pour l’ensemble de ces paramètres d’évaluation. En outre, selon l’évaluation globale du médicament à l’étude à titre d’analgésique, l’ibuprofène sodique est significativement meilleur que l’acétaminophène, et les deux traitements actifs sont meilleurs que le placebo. L’ibuprofène sodique et l’acétaminophène ont tous deux significativement réduit le temps écoulé avant l’obtention d’un soulagement marqué comparativement au placebo; cela dit, on n’a pas décelé de différence significative entre eux à cet égard. La durée de l’effet analgésique (temps écoulé avant l’échec du traitement) des deux traitements actifs a été supérieure à 6 heures dans cette étude. Les deux traitements actifs ont été significativement supérieurs au placebo à ce chapitre, mais il convient de préciser qu’il n’y a pas eu de différence significative entre eux. Dans l’ensemble, l’efficacité analgésique de l’ibuprofène sodique et celle de l’acétaminophène ont été supérieures à celle du placebo sur une période de 6 heures. Par ailleurs, l’efficacité analgésique globale de l’ibuprofène sodique s’est révélée significativement supérieure à celle de l’acétaminophène. Les deux traitements actifs ont pris significativement moins de temps que le placebo pour soulager la douleur, mais il n’y a pas eu de différence statistiquement significative entre eux à cet égard.
L’ibuprofène sodique et l’acétaminophène ont tous les deux fait la preuve de leur supériorité globale sur le placebo sur le plan de l’analgésie. Qui plus est, l’efficacité analgésique globale de l’ibuprofène sodique s’est révélée significativement supérieure à celle de l’acétaminophène, comme l’ont démontré les résultats obtenus pour le paramètre principal (score SPRID0-6) et les paramètres d’efficacité secondaires exprimés sous la forme de sommes (scores SPRID, SPID et TOTPAR sur 2, 3 et 6 heures). Cela dit, les différences qui ont été relevées entre les deux traitements actifs en ce qui a trait au temps écoulé avant le début de l’analgésie et à la durée de l’effet analgésique n’étaient pas significatives. En général, les deux traitements actifs ont été bien tolérés.
Tableau 3 : Étude AH-09-14 – Résumé des résultats obtenus pour les paramètres principaux et les paramètres secondaires clés
| Moyenne (é.-t.) | Valeurs p | |||||
| Paramètre | Placebo (n = 45) | IBU sodique 2 × 256 mg (n = 88) | APAP 2 × 500 mga (n = 85) | IBU sodique vs placebo | IBU sodique vs APAP | APAP vs placebo |
| Score SPRID0-6 | 2,8 (9,9) | 20,0 (11,6) | 17,1 (11,9) | < 0,001* | 0,010* | < 0,001 i |
| Temps médian écoulé avant l’obtention d’un soulagement marqué | > 6 h | 58,0 min | 53,4 min | < 0,001* | 0,468 | < 0,001 i |
| Score SPRID0-2 | 0,9 (2,4) | 6,9 (3,1) | 6,0 (3,3) | < 0,001* | 0,010* | < 0,001* |
| Score SPRID0-3 | 1,3 (4,2) | 10,6 (5,2) | 9,1 (5,3) | < 0,001* | 0,006* | < 0,001* |
| Score SPID0-2 | −0,1 (1,1) | 2,2 (1,4) | 1,8 (1,4) | < 0,001* | 0,007* | < 0,001* |
| Score SPID0-3 | −0,1 (1,9) | 3,4 (2,3) | 2,8 (2,1) | < 0,001* | 0,004* | < 0,001* |
| Score SPID0-6 | −0,1 (4,4) | 6,3 (5,0) | 5,1 (4,6) | < 0,001* | 0,007* | < 0,001* |
| Score TOTPAR0-2 | 0,9 (1,4) | 4,7 (1,9) | 4,2 (2,0) | < 0,001* | 0,016* | < 0,001* |
| Score TOTPAR0-3 | 1,4 (2,5) | 7,2 (3,1) | 6,4 (3,4) | < 0,001* | 0,010* | < 0,001* |
| Score TOTPAR0-6 | 2,9 (5,9) | 13,6 (7,0) | 12,0 (7,6) | < 0,001* | 0,015* | < 0,001* |
| Temps médian écoulé avant le DSPb confirmé par l’obtention d’un soulagement marqué | > 6 h | 18,0 min | 23,7 min | < 0,001* | 0,323 | < 0,001* |
| Temps médian écoulé avant l’échec du traitement | 1,6 h | > 6 h | > 6 h | < 0,001* | 0,303 | < 0,001* |
| Évaluation globale | 0,9 (1,3) | 3,5 (1,3) | 3,0 (1,5) | < 0,001* | 0,020* | < 0,001* |
Remarque : Les deux paramètres principaux sont en caractères gras.
a APAP : comprimés d’acétaminophène (Tylenol Extra fort)
b DSP : début d’un soulagement perceptible
*p ≤ 0,05 en faveur du premier produit par rapport au second (qu’il soit possible ou non de conclure à une différence significative d’un point de vue technique)
i p ≤ 0,05 en faveur du premier produit par rapport au second, mais impossibilité de conclure à une différence significative d’un point de vue technique
Étude AH-09-11
Selon les résultats de l’analyse principale de l’efficacité, il n’y a pas eu de différence significative entre l’ibuprofène sodique et le placebo en ce qui a trait aux scores SPRID0-3 (p = 0,299). Il n’y a pas non plus eu de différence statistiquement significative entre Motrin IB et le placebo (p = 0,526) ni entre les deux traitements actifs (p = 0,624) à ce chapitre. Des résultats similaires ont été observés pour ce qui est du temps écoulé avant l’obtention d’un soulagement marqué : il n’y a pas eu de différence statistiquement significative entre l’ibuprofène sodique et le placebo (p = 0,304) ni entre les deux traitements actifs (p = 0,193) à cet égard. La différence entre le traitement par Motrin IB et le placebo ne s’est pas non plus révélée statistiquement significative (p = 0,936). Le temps médian écoulé avant l’obtention d’un soulagement marqué a été de 50,3 minutes dans le groupe ibuprofène sodique, de 55,5 minutes dans le groupe Motrin IB et de 48,2 minutes dans le groupe placebo. Des résultats similaires ont été notés dans le cadre de l’analyse des paramètres d’efficacité secondaires : les différences relevées entre les trois groupes n’ont pas été statistiquement significatives, et ce, quel que soit le paramètre considéré.
En général, il est apparu que la sensibilité de l’étude était insuffisante, puisqu’il n’y a pas eu de différence entre les traitements actifs et le placebo. Aucun abandon n’a été enregistré, et il n’y a eu aucun cas d’utilisation d’un médicament de secours ou d’abandon motivé par un manque d’efficacité. Le fort taux de réponse associé au placebo dans cette étude était inattendu. Il se peut qu’il soit attribuable à la stratégie du double placebo qui a été adoptée (administration de deux comprimés actifs et deux comprimés de placebo, ou de quatre comprimés de placebo) et notamment au fait que les sujets ont peut-être été influencés par le nombre de comprimés qui leur a été administré (4) et qu’ils ont surestimé de ce fait l’efficacité des médicaments à l’étude.
Tableau 4 : Étude AH-09-11 – Résumé des résultats obtenus pour les paramètres principaux et les paramètres secondaires clés
| Moyenne (é.-t.) | Valeurs p | |||||
| Paramètre | Placebo (n = 41) | IBUsodique (n = 79) | Motrin IB (n = 80) | IBU sodique vs placebo | Motrin IB vs placebo | IBU sodique vs Motrin IB |
| Score SPRID0-3 | 11,2 (4,9) | 10,8 (5,3) | 10,2 (5,2) | 0,299 | 0,526 | 0,624 |
| Temps médian écoulé avant l’obtention d’un soulagement marqué | 48,2 min | 50,3 min | 55,5 min | 0,304 | 0,936 | 0,193 |
| Score SPRID0-2 | 6,7 (3,1) | 6,5 (3,4) | 6,1 (3,2) | 0,292 | 0,439 | 0,733 |
| Score SPID0-2 | 2,2 (1,3) | 2,2 (1,3) | 2,0 (1,3) | 0,259 | 0,378 | 0,762 |
| Score SPID0-3 | 3,8 (2,0) | 3,6 (2,1) | 3,4 (2,2) | 0,281 | 0,582 | 0,523 |
| Score TOTPAR0-2 | 4,5 (2,0) | 4,4 (2,3) | 4,1 (2,0) | 0,327 | 0,489 | 0,726 |
| Score TOTPAR0-3 | 7,5 (3,1) | 7,2 (3,5) | 6,8 (3,2) | 0,320 | 0,506 | 0,691 |
| Temps médian écoulé avant le DSPa confirmé par l’obtention d’un soulagement marqué | 42,3 min | 41,7 min | 43,8 min | 0,072 | 0,652 | 0,108 |
Remarque : Les deux paramètres principaux sont en caractères gras. a DSP : début d’un soulagement perceptible
Étude AH-11-16
Les comprimés d’ibuprofène sodique (2 × 200 mg d’ibuprofène sous la forme de 256 mg d’ibuprofène sodique dihydraté [soit l’équivalent de 400 mg d’ibuprofène]) ont procuré un soulagement de la douleur supérieur à celui observé avec le placebo, et ils ont été associés à un début d’action analgésique significativement plus rapide que celui associé au placebo. Les résultats obtenus sur 2 et 3 heures pour les paramètres exprimés sous la forme de sommes (SPID, TOTPAR et SPRID) concordaient avec ceux qui ont été obtenus pour le coparamètre principal (SPRID0-3), à savoir que l’ibuprofène sodique et Motrin IB ont été significativement supérieurs au placebo, mais qu’il n’y a pas eu de différence significative entre eux. Le temps écoulé avant l’obtention d’un soulagement marqué a été numériquement plus court dans le groupe ibuprofène sodique que dans le groupe Motrin IB, mais selon l’analyse statistique prédéterminée, il n’y a pas eu de différence significative entre ces deux groupes. Cela dit, une analyse statistique effectuée a posteriori (test de Wilcoxon généralisé par Gehan) dans laquelle les pondérations associées aux premières manifestations étaient plus élevées a révélé que l’ibuprofène sodique a procuré un soulagement marqué plus rapidement que Motrin IB (p = 0,022). Les différences significatives qui ont été observées entre chacun des traitements actifs et le placebo au sein de chacune des strates de la population de l’analyse selon l’ITT (définies en fonction de l’intensité initiale de la douleur) se sont maintenues. Toutefois, dans le sous-groupe qui était en proie à une douleur intense au départ, la différence numérique entre les deux traitements actifs, qui était en faveur de l’ibuprofène sodique, a été plus marquée pour la plupart des paramètres, y compris ceux qui sont relatifs au début de l’action analgésique. Les résultats observés au sein du sous-groupe qui était aux prises avec une douleur modérée au départ concordaient avec ceux qui ont été observés au sein de la population globale de l’analyse selon l’ITT. Il n’y a eu aucun cas d’utilisation d’un médicament de secours ou d’abandon motivé par un manque d’efficacité du traitement à l’étude.
Dans l’ensemble, l’ibuprofène sodique et Motrin IB ont fait preuve d’une efficacité analgésique supérieure à celle du placebo sur une période de 3 heures et ils ont commencé à soulager la douleur significativement plus vite que le placebo; cela dit, il n’y a pas eu de différence statistique entre leur début d’action analgésique respectif.
Tableau 5 : Étude AH-11-16 – Résumé des résultats obtenus pour les paramètres principaux et les paramètres secondaires clés
Remarque : Les deux paramètres principaux sont en caractères gras.
a DSP : début d’un soulagement perceptible
*Le premier produit mentionné est significativement supérieur au second au seuil de 0,05.
$ Les valeurs p obtenues dans le cadre de l’analyse a posteriori sont indiquées entre parenthèses.
Étude AH-09-12
Le paramètre d’efficacité principal était la somme des variations de température pondérées en fonction du temps entre le début (0) et la 6e heure d’évaluation (score STEMPD0-6). Les résultats relatifs à ce paramètre d’efficacité principal ont été numériquement plus élevés dans le groupe ibuprofène sodique que dans le groupe placebo. Cela dit, étant donné que les groupes étaient de petite taille, la différence qui a été relevée entre eux à ce chapitre n’a pas atteint le seuil de signification statistique. Le score STEMPD0-6 moyen ± écart-type a été de 10,8 ± 4,9 dans le groupe ibuprofène sodique et de 3,0 ± 6,3 dans le groupe placebo (p = 0,228).
On a également observé des différences entre les deux groupes quant aux paramètres d’efficacité secondaires, à savoir les scores STEMPD0-4 et STEMPD0-8 et l’évaluation globale de l’efficacité antipyrétique du médicament à l’étude par les sujets. Toutefois, comme c’était le cas pour l’analyse principale de l’efficacité, ces différences n’ont pas atteint le seuil de signification statistique en raison de la petite taille de l’échantillon à l’étude.
| Paramètre | Moyenne (é.-t.) | Valeurs p | ||||
| Placebo (n = 46) | IBUsodique (n = 91) | Motrin IB (n = 89) | IBUsodique vs placebo | Motrin IB vs placebo | IBU sodique vs Motrin IB | |
| Score SPRID0-3 | 3,5 (4,2) | 9,6 (4,8) | 9,8 (4,6) | < 0,001* | < 0,001* | 0,812 |
| Temps médian écoulé avant l’obtention d’un soulagement marqué | > 180 min | 40,6 min | 48,5 min | < 0,001* | < 0,001* | 0,253 (0,022*$) |
| Score SPRID0-2 | 1,8 (2,4) | 5,5 (2,8) | 5,5 (2,8) | < 0,001* | < 0,001* | 0,964 |
| Score SPID0-2 | 0,5 (0,9) | 1,7 (1,0) | 1,7 (1,0) | < 0,001* | < 0,001* | 0,992 |
| Score SPID0-3 | 1,0 (1,6) | 3,0 (1,8) | 3,1 (1,6) | < 0,001* | < 0,001* | 0,684 |
| Score TOTPAR0- 2 | 1,3 (1,5) | 3,8 (1,9) | 3,8 (1,9) | < 0,001* | < 0,001* | 0,943 |
| Score TOTPAR0- 3 | 2,5 (2,7) | 6,6 (3,1) | 6,6 (3,0) | < 0,001* | < 0,001* | 0,888 |
Temps médian écoulé avant le DSPa confirmé par l’obtention d’un soulagement marqué | > 180 min | 36,9 min | 43,6 min | > 0,001* | < 0,001* | 0,247 (0,018*$) |
Tableau 6 : Étude AH-09-12 – Résumé des résultats relatifs à l’efficacité
| Paramètre | Moyenne ± écart-type | Différence entre les traitements (IC à 95 %)a | Valeur pb | |
| Placebo (n = 7) | IBU sodique (n = 9) | IBU sodique vs placebo | ||
| Paramètre d’efficacité principal | ||||
| Score STEMPD0-6 | 3,0 ± 6,3 | 10,8 ± 4,9 | 8,33 (de −7,94 à 24,60) | 0,228 |
| Paramètres d’efficacité secondaires | ||||
| Score STEMPD0-4 | 1,7 ± 3,9 | 6,7 ± 2,9 | 5,99 (de −3,99 à 15,97) | 0,171 |
| Score STEMPD0-8 | 5,7 ± 9,4 | 13,4 ± 7,3 | 8,96 (de −14,78 à 32,69) | 0,354 |
a Les différences entre les traitements et les intervalles de confiance qui leur sont associés ont été calculés à partir des moyennes établies selon la méthode des moindres carrés.
b Valeurs p établies d’après un modèle d’analyse de la variance (ANOVA) dans lequel les variables étaient le traitement et la température initiale, sauf dans le cas des évaluations globales pour lesquelles les valeurs p ont été établies au moyen du test de Cochran-Mantel-Haenszel (utilisation de scores RIDIT modifiés)
Études de biodisponibilité comparatives3
L’étude de biodisponibilité comparative AH-09-08 sur l’administration d’une dose unique a été menée en mode ouvert, avec répartition aléatoire et permutation quintuple auprès de volontaires sains des deux sexes (n = 36) âgés de 18 à 45 ans qui étaient hospitalisés. La vitesse et le degré d’absorption de l’ibuprofène observés après l’administration d’une dose de 400 mg de cet agent sous la forme de comprimés d’ibuprofène sodique dihydraté Advil Maux de tête et migraines (2 × 256 mg, soit l’équivalent de 2 × 200 mg d’ibuprofène) ont été comparés à la vitesse et au degré d’absorption observés après l’administration d’une dose de 400 mg de cet agent sous la forme de capsules d’ibuprofène Liqui-Gels ADVIL (2 × 200 mg d’ibuprofène sous forme d’acide libre et de sel de potassium) lorsque les sujets étaient à jeun et lorsqu’ils avaient mangé. Les résultats du cinquième groupe de l’étude, dont les sujets ont reçu 2 comprimés Motrin IB à 200 mg (comprimés d’ibuprofène, Soins-santé grand public McNeil, une division de Johnson & Johnson Consumer Inc., États-Unis) à jeun, ne sont pas présentés ici.
Les tableaux qui suivent résument les résultats obtenus à partir des données recueillies auprès de 32 sujets.
TABLEAU SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ ADMINISTRATION À JEUN
Ibuprofène (2 × 256 mg* / 2 × 200) À partir des données saisies Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (µg·h/mL) | 142,96 145,71 (20,28) | 140,69 143,80 (22,64) | 102,01 | (99,08-105,03) |
ASCI (µg·h/mL) | 144,42 147,22 (20,41) | 142,31 145,50 (22,82) | 101,98 | (99,05-104,99) |
Cmax (µg/mL) | 49,54 50,62 (20,26) | 47,49 48,62 (23,07) | 104,17 | (96,58-112,35) |
ASCRef € tmax (µg·h/mL) | 58,5 65,9 (40,2) | 49,9 60,3 (46,0) | 117,4 | 90,9-151,4 |
| Tma ¥ (h) x | 0,51 (0,33-1,27) | 0,67 (0,42-3,00) | ||
| T½§** (h) | 2,21 (16,99) | 2,35 (15,35) | ||
*Advil Maux de tête et migraines (comprimés d’ibuprofène sodique dihydraté; 2 × 256 mg = 2 × 200 mg d’ibuprofène)
† Liqui-Gels ADVIL (capsules de 200 mg d’ibuprofène sous forme d’acide libre et de sel de potassium; Pfizer Soins de santé, États-Unis; 2 × 200 mg d’ibuprofène)
€ ASCReftmax : aire sous la courbe de la concentration du produit à l’étude jusqu’au Tmax (temps écoulé avant l’atteinte de la concentration maximale) du produit de référence calculée pour chaque sujet ¥ Représenté sous forme de médiane (intervalle) seulement
§ Représenté sous forme de moyenne arithmétique seulement (CV %)
Remarque : Dans les tableaux sources, l’ASCT était désignée par le terme « ASCL ».
TABLEAU SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ ADMINISTRATION AVEC DES ALIMENTS
Ibuprofène (2 × 256 mg* / 2 × 200) À partir des données saisies Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (µg·h/mL) | 124,50 127,21 (22,51) | 122,98 125,86 (23,62) | 101,74 | (98,83-104,73) |
ASCI (µg·h/mL) | 127,90 130,64 (22,32) | 125,89 128,89 (23,76) | 102,13 | (99,22-105,13) |
Cmax (µg/mL) | 30,16 31,49 (27,87) | 32,81 34,19 (28,33) | 91,19 | (84,58-98,33) |
ASCRef € tmax (µg·h/mL) | 23,6 34,7 (66,4) | 19,9 35,4 (71,6) | 118,5 | 91,7-153,1 |
| Tma ¥ (h) x | 1,50 (0,52-6,00) | 1,50 (0,50-6,00) | ||
| T½§** (h) | 2,65 (37,95) | 2,56 (29,18) | ||
*Advil Maux de tête et migraines (comprimés d’ibuprofène sodique dihydraté; 2 × 256 mg = 2 × 200 mg d’ibuprofène)
† Liqui-Gels ADVIL (capsules de 200 mg d’ibuprofène sous forme d’acide libre et de sel de potassium; Pfizer Soins de santé, États-Unis; 2 × 200 mg d’ibuprofène)
€ ASCReftmax : aire sous la courbe de la concentration du produit à l’étude jusqu’au Tmax (temps écoulé avant l’atteinte de la concentration maximale) du produit de référence calculée pour chaque sujet ¥ Représenté sous forme de médiane (intervalle) seulement
§ Représenté sous forme de moyenne arithmétique seulement (CV %)
Remarque : Dans le tableau source, l’ASCT était désignée par le terme « ASCL ».
Les comprimés ADVIL Maux de tête et migraines (comprimés d’ibuprofène sodique dihydraté) se sont révélés bioéquivalents aux Liqui-Gels ADVIL (capsules de 200 mg d’ibuprofène sous forme d’acide libre et de sel de potassium) pour ce qui est de la vitesse d’absorption (Cmax) et du degré d’absorption (ASCT et ASCReftmax) de l’ibuprofène.
.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
Après l’administration par voie orale de doses uniques de 20 à 150 mg/kg d’ibuprofène marqué au 14C à des rats, la concentration plasmatique maximale était atteinte dans le temps le plus court étudié ou avant (20 minutes dans le groupe 20 mg/kg et 45 minutes dans le groupe 150 mg/kg), et les concentrations maximales étaient atteintes 45 minutes après l’administration de la dose dans presque tous les tissus analysés. Les concentrations plasmatiques et tissulaires devenaient très basses six heures après l’administration de la dose de 20 mg/kg et 17 heures après l’administration de la dose de 150 mg/kg. De 16 à 38 % de la dose quotidienne d’ibuprofène était excrétée dans l’urine50.
Une dose comparable a été administrée à des chiens pendant des périodes allant jusqu’à six mois sans qu’aucun signe d’accumulation du médicament ou de ses métabolites ne soit mis en évidence50.
Les inhibiteurs de la cyclo-oxygénase comme l’ibuprofène et les autres AINS réduisent la production et la libération de thromboxane A2 (TXA2), ce qui diminue l’agrégation plaquettaire50 Comme de nombreux autres AINS, l’ibuprofène inhibe l’agrégation plaquettaire, tel que le démontre la prévention d’un dépôt plaquettaire in vivo chez le chien ayant subi un pontage aorto-pulmonaire par greffe79. L’action protectrice du médicament contre l’embolie pulmonaire chez des lapins ayant reçu une injection intraveineuse d’acide arachidonique peut également être liée à l’inhibition de l’agrégation plaquettaire80,81. La réduction de l’agrégation plaquettaire peut être en partie attribuable à une diminution de la fluidité des membranes82. L’ibuprofène peut également réduire la fluidité des membranes plaquettaires, ce qui réduit l’agrégation82, mais on ne sait pas dans quelle proportion l’inhibition de la synthèse de la TXA2 participe à cet effet.
Pharmacologie humaine
Deux métabolites de l’ibuprofène ont été isolés dans l’urine de patients qui avaient été traités pendant un mois par ce médicament. Les métabolites ont été identifiés comme étant l’acide phénylpropionique 2-4’, (2-hydroxy-2-méthylpropyl) (métabolite A) et l’acide phénylpropionique 2-4’ (2-carboxypropyl) (métabolite B). Environ un tiers de la dose a été excrété dans l’urine des patients sous forme de métabolite B, un dixième sous forme d’ibuprofène inchangé et un dixième sous forme de métabolite A. Le reste de la dose n’a pas pu être détecté dans l’urine50.
Chez des volontaires sains qui ont pris 1800 mg d’ibuprofène par jour pendant 28 jours, on a observé une diminution considérable de l’agrégation plaquettaire. L’ibuprofène a eu un effet moindre sur l’agrégation provoquée par l’ADP que sur l’agrégation provoquée par le collagène. Le traitement par l’ibuprofène n’a eu aucun effet sur l’agrégation plaquettaire induite par recalcification de plasma citraté riche en plaquettes (une réaction provoquée par la thrombine). De même, l’ibuprofène n’a pas eu d’incidence sur le temps de coagulation du sang entier ou de recalcification, ni sur le temps de prothrombine. Une augmentation significative et fonction de la dose du temps de saignement mesuré deux heures après l’administration de l’ibuprofène a été observée.
MICROBIOLOGIE
Sans objet
TOXICOLOGIE
Une étude comportant l’administration d’une dose unique a été menée chez le rat afin de comparer la toxicité aiguë de l’ibuprofène sodique dihydraté administré par voie orale à celle d’une préparation d’ibuprofène USP de référence (dérivé de l’acide propionique) administrée par voie orale. Il y avait 10 rats Sprague-Dawley CD® (Crl:CD®[SD]BR) dans chacun des groupes définis en fonction de la dose (cinq mâles et cinq femelles). Ces rats ont reçu une dose unique de 200, de 500 ou de 650 mg/kg d’ibuprofène sodique ou de la préparation d’ibuprofène de référence par voie orale (gavage) le 1er jour, puis ils ont été observés et pesés pendant les 14 jours suivants84.
Il n’y a pas eu de différence de gain pondéral apparente entre les mâles et les femelles qui ont reçu 200 mg/kg d’ibuprofène sodique et ceux qui ont reçu 200 mg/kg de la préparation d’ibuprofène de référence, ni entre les femelles qui ont reçu 500 mg/kg d’ibuprofène sodique et celles qui ont reçu la préparation de référence d’ibuprofène à cette dose. En revanche, les mâles qui ont reçu 500 mg/kg de la préparation de référence d’ibuprofène ont pris plus de poids que ceux qui ont reçu la même dose d’ibuprofène sodique. On n’a pas relevé de différence entre les deux préparations d’ibuprofène administrées à la dose de 650 mg/kg en ce qui a trait au gain pondéral84.
Aucun décès n’a été observé au sein des groupes qui ont reçu 200 mg/kg de l’une ou l’autre des préparations d’ibuprofène. Trois (3) rats des groupes ayant reçu 500 ou 650 mg/kg de la préparation d’ibuprofène de référence ont été trouvés morts ou ont dû être sacrifiés avant la fin de l’étude. Il y a eu 2 décès ou sacrifices au sein du groupe qui a reçu 500 mg d’ibuprofène sodique, et il y en a eu 7 dans le groupe ayant reçu 650 mg/kg de ce médicament. Les rats qui ont survécu ont été tués à la fin de l’étude84.
Le 1er jour, on a observé des selles goudronneuses chez tous les rats qui ont reçu 200 mg/kg de l’une ou l’autre des préparations d’ibuprofène, et il n’y a pas eu d’autres observations cliniques significatives au cours des 14 jours qu’a duré l’étude. Du 1er au 10e jour de l’étude, on a noté des selles goudronneuses chez tous les rats qui ont reçu 500 ou 650 mg/kg de l’une ou l’autre des préparations d’ibuprofène. Il n’y a pas eu de différence notable entre les rats qui ont reçu l’ibuprofène sodique et ceux qui ont reçu la préparation d’ibuprofène de référence en ce qui a trait aux observations cliniques ou à la mortalité. Les observations cliniques faites chez les rats du groupe ibuprofène sodique à 650 mg/kg et chez les rats du groupe préparation d’ibuprofène de référence à 650 mg/kg étaient similaires. Cela dit, ces observations ont été plus graves et plus fréquentes dans le groupe traité par l’ibuprofène sodique, ce qui s’est traduit par 7 décès dans ce groupe, comparativement à 3 dans le groupe traité par la préparation d’ibuprofène de référence. Les autopsies imprévues réalisées sur les rats retrouvés morts et sur les rats moribonds qui ont été sacrifiés ont révélé un estomac ballonné, la présence de liquide dans les intestins à tel point que ceux-ci en étaient remplis et la présence de liquide sérosanguinolent dans la cavité abdominale, de matières intestinales noires, et de saignements et de micro-ulcérations gastriques. Ces observations ont été faites lors de l’autopsie des rats ayant reçu 500 ou 650 mg/kg de l’une ou l’autre des préparations d’ibuprofène. La plus forte dose d’ibuprofène sodique a entraîné, avant la fin de l’étude, une toxicité, une morbidité et une mortalité supérieures à celles associées à la plus forte dose de la préparation d’ibuprofène de référence84.
En conclusion, cette étude a mis en évidence des effets toxiques gastro-intestinaux de l’ibuprofène que l’on connaît déjà. Lorsqu’ils ont été administrés à des doses équivalentes, l’ibuprofène sodique et la préparation d’ibuprofène de référence ont été associés à des marges de toxicité similaires. Plus précisément, ces marges de toxicité étaient similaires lorsqu’ils ont été administrés à raison de 200 ou de 500 mg/kg, mais lorsqu’ils ont été utilisés à la plus forte dose à l’étude, soit 650 mg/kg, on a observé une plus grande mortalité et une plus grande morbidité avec l’ibuprofène sodique. La dose sans effet nocif observé (DSENO) était de 200 mg/kg pour les deux préparations d’ibuprofène, soit une dose 30 fois supérieure à la dose unique maximale utilisée chez l’humain84.
D’autres études portant sur la toxicité d’une dose unique d’ibuprofène sous forme d’acide libre ont été menées chez la souris, le rat et le chien50. Les doses létales médianes (DL50) de l’ibuprofène chez la souris et le rat, exprimées en mg/kg de poids corporel, sont les suivantes :
Souris Voie orale
Voie intrapéritonéale
800 mg/kg 320 mg/kg
Rats Voie orale
Voie sous-cutanée
1600 mg/kg 1300 mg/kg
La prostration chez les souris, et la sédation, la prostration, la perte du réflexe de redressement et une respiration laborieuse chez les rats sont les signes aigus d’empoisonnement qui ont été observés. La mort est survenue dans les trois jours en raison d’une ulcération gastrique perforante chez les souris et d’une ulcération intestinale chez les rats, sans égard à la voie d’administration. Des doses uniques de 125 mg/kg et plus d’ibuprofène chez les chiens ont causé des vomissements, une albuminurie transitoire, des pertes de sang dans les selles et l’érosion de l’antre pylorique et du pylore. Des doses de 20 ou de 50 mg/kg n’ont pas causé d’effet indésirable.
Les lésions intestinales sont le principal effet toxique de l’ibuprofène administré en doses répétées à des rats50. Une posologie d’ibuprofène de 180 mg/kg/jour pendant 26 semaines entraîne la modification du coefficient pondéral corps-organe de certains organes, notamment le foie, les reins, les gonades et les organes sexuels secondaires, bien qu’aucune anomalie histologique n’ait été observée et que les effets soient réversibles. Une hypertrophie du foie et des reins peut être le signe du travail accru associé à la biotransformation et à l’excrétion du composé. L’importance des effets sur d’autres organes est inconnue. L’administration de doses mortelles (540 mg/kg/jour) d’ibuprofène cause des lésions rénales mineures et des lésions intestinales.
Chez des rats ayant reçu 180 mg/kg/jour d’ibuprofène par voie orale pendant 55 semaines et 60 mg/kg/jour pendant les 60 semaines suivantes, l’ulcération intestinale est le seul effet pathologique spécifique qui a été observé85. On n’a pas observé de signe d’induction de tumeur, ce qui indique que l’ibuprofène n’est pas cancérigène chez les rats. L’ibuprofène n’est pas tératogène lorsqu’administré en doses toxiques (60 mg/kg/jour) à des lapins ou en doses ulcérogéniques (180 kg/mg/jour) à des rats50.
Pouvoir carcinogène
Chez 30 rats et 30 rates ayant reçu 180 mg/kg/jour d’ibuprofène par voie orale pendant 55 semaines et 60 mg/kg/jour pendant les 60 semaines suivantes, l’ulcération intestinale était le seul effet pathologique spécifique observé. Aucun signe probant d’induction de tumeur n’a été noté, ce qui indique que l’ibuprofène n’est pas cancérigène chez les rats85.
Études tératologiques chez les lapins
Des doses de 0, de 7,5, de 20 et de 60 mg/kg par jour d’ibuprofène ont été administrées à des lapines blanches de Nouvelle-Zélande du 1er au 29e jour de gestation. Le poids fœtal moyen n’a pas été modifié; la taille des portées n’a pas changé aux doses les plus faibles. Les malformations congénitales survenues dans les groupes traités et non traités n’ont pas montré de profil constant, sauf dans le cas d’une portée de 4 lapereaux qui présentaient une cyclopie (œil unique). Les résultats de cette expérience indiquent que l’ibuprofène n’est pas tératogène lorsqu’il est administré à des doses toxiques à des lapins50.
Études tératologiques chez les rats
Des doses de 0, de 7,5, de 20, de 60 et de 180 mg/kg/jour d’ibuprofène ont été administrées à des rates albinos récemment accouplées, du 1er au 20e jour de gestation. L’ibuprofène n’a exercé aucun effet embryotoxique ni tératogène, même à des doses ulcérogéniques50.
Pénétration de l’ibuprofène dans les fœtus de lapines et de rates
On a examiné la pénétration de l’ibuprofène dans les fœtus de lapines et de rates. Les lapines et les rates ont respectivement reçu des doses orales uniques de 60 et de 20 mg/kg d’ibuprofène marqué au 14C en fin de gestation93. Les lapines ont été tuées 3 heures après l’administration de la dose, et les rates ont été tuées 1,5 heure après l’administration de la dose. Des échantillons sanguins ont été prélevés des mères et des fœtus. On a observé que les concentrations de matériel radiomarqué étaient semblables dans le sang des mères et des fœtus, ce qui indique que l’ibuprofène et ses métabolites traversent facilement le placenta pour passer dans la circulation fœtale.
RÉFÉRENCES
- 1.
Pfizer Soins de santé, une division de Pfizer Canada inc. Monographie des Liqui-Gels Advil / Liqui-
Gels Advil Extra fort révisée le 4 novembre 2013; numéro de contrôle de la présentation : 167 997.
- 2.
Pfizer Soins de santé, une division de Pfizer Canada inc. Monographie d’Advil révisée le 23 juillet
2012; numéro de contrôle de la présentation 141831.
- 3. Données internes. A Pharmacokinetic Study Comparing Sodium Ibuprofen Tablets To Ibuprofen Liqui-gels and Tablets. Pfizer Inc. Étude clinique AH-09-08.
- 4. Garcia Rodriguez LA, Williams R, Derby LE, Dean AD, Herschel J: Acute liver injury associated with non-steroidal anti-inflammatory drugs and the role of risk factors. Arch Intern Med 1994; 154: 311-316.
- 5.
Thompson MICROMEDIX. Anti-inflammatory Drugs, Nonsteroidal (Systemic): USP DI DRUGDEX
Evaluations 2005:382-425.
- 6.
American Hospital Formulary Service Drug Evaluation: Ibuprofen. McEvoy GK, editor. Bethesda,
Maryland: American Society of Health-System Pharmacists, American Hospital Formulary Service Drug Information, 2006.
- 7.
Données internes. Evaluation of the Efficacy of a Novel Ibuprofen Formulation in the Treatment of Post-
Surgical Dental Pain: Study I. Pfizer Inc. Étude clinique AH-09-10; 2010.
- 8.
Données internes. Evaluation of the Efficacy of a Novel Ibuprofen Formulation in the Treatment of
Post-Surgical Dental Pain. Pfizer Inc. Étude clinique AH-09-14; 2010.
- 9.
Données internes. Ibuprofen Sodium Tension Headache Study: Study I. Pfizer Inc. Étude clinique AH-
11-16; 2012.
- 10. Rainsford KD, Roberts SC, Brown S: Ibuprofen and paracetamol: relative safety in non- prescription dosages. J Pharm Pharmacol 1997; 49: 345-376.
- 11. Doyle G, Furey S, Berlin R, Cooper S, Jayawardena S, Ashraf E, Baird L: Gastrointestinal safety and tolerance of ibuprofen maximum over-the-counter use. Aliment Pharmacol Ther 1999; 13: 897-906.
- 12.
Furey SA, Waksman JA, Dash BH: Nonprescription ibuprofen: side effect profile.
Pharmacotherapy 1992; 12: 403-407.
- 13. DeArmond B, Francisco CA, Lin JS, Huang FY, Halladay S, Bartizek RD, Skare KL: Safety profile of over-the-counter naproxen sodium. Clin Therap 1995; 17: 587-601.
- 14. Kellstein DE, Waksman JA, Binstok G, Furey SA, Cooper SA: The safety profile of nonprescription ibuprofen in multiple-dose use: a meta-analysis. J Clin Pharmacol 1999;39: 520-532.
- 15. Moore N, Van Ganse E, Le Parc JM, Wall R, Schneid H, Farhan M, Verriere F, Pelen F: The PAIN study: paracetamol, aspirin and ibuprofen new tolerability study. Clin Drug Invest 1999; 18: 89-98.
- 16. Rainsford KD, Quadir M: Gastrointestinal damage and bleeding from non-steroidal anti- inflammatory drugs. I. Clinical and 3epidemiological aspects. Inflammopharmacology 1995; 3: 169-190.
- 17.
Strom BL: Gastrointestinal tract bleeding associated with naproxen sodium vs ibuprofen.
Arch Intern Med 1997; 157: 2636-2631.
- 18. Gutthann SA, Garcia-Rodriguez LA, Duque-Oliart A, Varas-Lorenzo C: Low-dose diclofenac, naproxen, and ibuprofen cohort study. Pharmacoepidemiology 199; 19: 854- 859.
- 19. Santé Canada. Ligne directrice : monographie de produit. 1er octobre 2004.
- 20. Gontarz N, Small RE, Comstock TJ, Stalker DJ, Johnson SM, Willis BE: Effects of antacid suspension on the pharmacokinetics of ibuprofen. Clin Pharm 1987; 7(5):413- 416.
- 21.
Penner JA, Abbrecht PH: Lack of interaction between ibuprofen and warfarin. Curr Ther Res
1975;18:862-871.
- 22.
Slattery JT, Levy G: Effect of ibuprofen on protein binding of warfarin in human serum.
J Pharm Sci 1977-66:1060.
- 23.
Johnson AG, Nguyen TV, Day RO: Do non-steroidal anti-inflammatory drugs affect blood pressure?
Ann Intern Med 1994; 121:289-300.
- 24. Pope JG, Anderson JJ, Felson DT: A meta-analysis of the effects of non-steroidal anti- inflammatory drugs on blood pressure. Arch Intern Med 1993; 153:477-484.
- 25. Davies JG, Rawlins DC, Busson M: Effect of ibuprofen on blood pressure control by propranolol and benzofluazide. J Intern Med Res 1988; 16:173-181.
- 26.
Houston MC, Weir M, Gray J, Ginserg D, Szeto C, Kathlenen PM, Sugimoto D, Lefkowitz M, Runde
M: The effects of non-steroidal anti-inflammatory drugs on blood pressure of patients with hypertension controlled by verapamil. Arch Intern Med 1995; 155:1049-1054.
- 27. Fommei E, Ghione S, Palla L, Ragazzini A, Gazzetti P, Palombo C, Giaconi S: Inhibition of prostaglandins and angiotensin II: Effects on renal function in hypertensive patients. Agents Actions Suppl 1987; 22:183-189.
- 28.
Cook ME, Wallin JD, Thakur VD, Kadowitz PJ, McNamara DB, Garcia MM, Lipani JJ, Poland M:
Comparative effects of nabumetone, sulindac and ibuprofen on renal function. J Rheumatol 1997; 24:1137-1144.
- 29.
Minuz P, Lechi A, Arosio E, Degan M, Capuzzo MG, Lechi C, Corsato M, Dalla Riva A, Velo GP:
antihypertensive activity of enalapril. Effect of ibuprofen and different salt intakes. J Clin Hypertens 1987; 3:645-653.
- 30. Jorgenson HS, Christensen HR, Kampmann JP: Interaction between digoxin and indomethacin or ibuprofen. Br J Clin Pharmacol 1991; 31(l):108-110.
- 31.
Forsyth, DR, Jayasinghe, KSA, Roberts, CJC. Do nizatidine and cimetidine interact with ibuprofen?
Eur J Clin Pharmacol 1988; 35(1):85-88.
- 32. Small RE, Wilmot-Pater MG, McGee BA, Willis HE. Effects of misoprostol or ranitidine on ibuprofen pharmacokinetics. Clin Pharm 1991; 10:870-872.
- 33.
Ragheb M, Alvin C: Ibuprofen can increase serum lithium in lithium treated patients.
J Clin Psychiatry 1987; 48:161-163.
- 34. Nierenberg DW: Competitive inhibition of methotrexate accumulation in rabbit kidney slices by non-steroidal anti-inflammatory drugs. J Pharmacol Exper Ther 1983;226(l):1- 6.
- 35. Jenkinson ML, Fitzpatrick R, Streete PJ, Volans GN: The relationship between plasma ibuprofen concentrations and toxicity in acute ibuprofen overdose. Human Toxicol 1988; 7:319-324.
- 36. McElwee NE, Veltri JC, Bradford DC, Rollins DE: A prospective, population-based study of acute ibuprofen overdose: Complications are rare and routine serum levels not warranted. Ann Emerg Med 1990; 19:657-662.
- 37. Veltri JC, Rollins DE: A comparison of the frequency and severity of poisoning cases for ingestion of acetaminophen, aspirin, and ibuprofen. Am J Emerg Med 1988; 6:104-107.
- 38.
Thompson MICROMEDIX. Anti-inflammatory Drugs, Nonsteroidal (Systemic): USP DI DRUGDEX
Evaluations 2005:382-425.
- 39. Insel, PA: Analgesic-antipyretic and anti-inflammatory agents and drugs employed in the treatment of gout. In Molinoff PB, Ruddon RW, editors. Goodman & Gilman’s The Pharmacological Basis of Therapeutics. New York: McGraw-Hill, 1996: 617-657.
- 40.
Nozu K: Flurbiprofen: Highly potent inhibitor of prostaglandin synthesis. Biochim Biophys Acta 1978;
529:493-496.
- 41. Moncada S, Vane JR: Mode of action of aspirin-like drugs. Intern Med 1979; 24:1-22.
- 42. Adams SS, Buckler JW: Ibuprofen and flurbiprofen. Clinics Rheum Dis 1979; 5:359-379.
- 43. Rudy AC, Knight PM, Brater DG, Hall SD: Enantioselective disposition of ibuprofen in elderly persons with and without renal impairment. J Pharmacol Exp Ther 1995; 273:88- 93.
- 44.
Soergel F, Fuhr U, Minic M, Siegmund M, Maares J, Jetter A, Kinzig-Schippers M, Tomalik-Scharte
D, Szymanski J, Goeser T, Toex U, Scheidel B, Lehmacher W: Pharmacokinetics of ibuprofen sodium dihydrate and gastrointestinal tolerability of short- term treatment with a novel, rapidly absorbed formulation. Int J Clin Pharmacol Ther 2005; 43(3):140-149.
- 45. Brown RD, Wilson JT, Kearns GL, Eichler VF, Johnson VA, Bertrand KM: Single-dose pharmacokinetics of ibuprofen and acetaminophen in febrile children. J Clin Pharmacol 1992; 32:231-241.
- 46.
Nahata MC, Durrell DE, Powell DA, Gupta N: Pharmacokinetics of ibuprofen in febrile children. Eur J
Clin Pharmacol 1991; 40:427-428.
- 47. Walson PD, Galletta G, Braden NF, Alexander L. Ibuprofen, acetaminophen, and placebo treatment of febrile children. Clin Pharmacol Ther 1989;46:9-17.
- 48.
Davies NM: Clinical pharmacokinetics of ibuprofen. The first 30 years. Clin Pharmacokinet
1998;34:101-154.
- 49. Dollery C: Ibuprofen. In Therapeutic Drugs, 1st ed, Churchill Livingston, 11-14. 1991.
- 50. Adams SS, Bough RG, Cliffe EE, Lessel B, Mills RFN: Absorption, distribution and toxicity of ibuprofen. Toxicol Appl Pharmacol 1969;15:310-330.
- 51. Mills RFN, Adams SS, Cliffe EE, et al.: The metabolism of ibuprofen. Xenobiotica 1973; 3(9):589.
- 52. Leeman TD, Tanson C, Bonnabry C, Dayer P: A major role for cytochrome P450TB (CYP2C subfamily) in the actions of non-steroidal anti-inflammatory drugs. Drugs Exp Clin Res 1993; 19:189-195.
- 53. Albert KS, Gillespie WR, Wagner JG, Pau A, Lockwood GF: Effects of age on the clinical pharmacokinetics of ibuprofen. Am J Med 1984; 77:47-50.
- 54. Walter K, Dilger C: Ibuprofen in human milk. Br J Pharmacol 1997; 44: 211-212.
- 55. Schachtel BP, Fillingim JM, Thoden WR, Lane AC, Baybutt RI: Sore throat pain in the evaluation of mild analgesics. Clin Pharmacol Ther 1988; 44:704-711.
- 56. Schachtel BP, Furey SA, Thoden WR: Nonprescription ibuprofen and acetaminophen in the treatment of tension-type headache. J Clin Pharmacol 1996; 36:1120-1125.
- 57. Schachtel BP, Thoden WR: Onset of action of ibuprofen in the treatment of muscle- contraction headache. Headache 1988; 28:471-474.
- 58. Packman EW, Doyle G, Koronkiewicz K, Jayawardena S, Cooper SA: Onset of analgesia of ibuprofen liquigels (400 mg) compared to acetaminophen caplets (1000 mg) in the treatment of tension headache. J Clin Pharmacol 1998; 38:876.
- 59. Cooper SA, Schachtel BP, Goldman E, Gelb S, Cohn P: Ibuprofen and acetaminophen in the relief of acute pain: A randomized, double-blind, placebo-controlled study. J Clin Pharmacol 1989; 29:1026-1030.
- 60.
Cooper SA: The relative efficacy of ibuprofen in dental pain. Compend Contin Educ Dent
1986; 7(8):578-597.
- 61. Forbes JA, Kehm CJ, Grodin CD, Beaver WT: Evaluation of ketorolac, ibuprofen, acetaminophen and an acetaminophen–codeine combination in post-operative oral surgery pain. Pharmacotherapy 1990; 10:94S-105S.
- 62. Forbes JA, Edquist IA, Smith FG, Schwartz MK, Beaver WT: Evaluation of bromfenac, aspirin, and ibuprofen in postoperative oral surgery pain. Pharmacotherapy 1991; 11:64- 70.
- 63.
Forbes JA, Beaver WT, Jones KF, Edquist IA, Gongloff Cm, Smith WK, Smith FG, Schwartz MK:
Analgesic efficacy of bromfenac, ibuprofen, and aspirin in postoperative oral surgery pain. Clin Pharmacol Ther 1992; 51:343-352.
- 64. Jain AK, Ryan JR, McMahon FG, Kuebel JO, Walters PG, Noveck C: Analgesic efficacy of low-dose ibuprofen in dental extraction pain. Pharmacotherapy 1986; 6:318-322.
- 65.
Mehlisch DR, Sollecito WA, Helfrick JF, Leibold DG, Marcowitz R, Schow CE, Schultz R, Waite DE:
multicenter clinical trial of ibuprofen and acetaminophen in the treatment of post-operative dental pain. J Am Dent Assoc 1990; 121:257-263.
- 66. Ngan P, Wilson S, Shanfeld JS, Amini H: The effect of ibuprofen on the level of discomfort in patients undergoing orthodontic treatment. Am J Orthodon Dent Orthop 1994; 106:88-95.
- 67. Braun RP, Lockhart EA, Bruno P: Delayed-onset muscle soreness (DOMS)- a new pain model to compare OTC analgesics. Med Sci Sports Exer 1994; 26:S14.
- 68.
Corson SL and Bolognese RJ: Ibuprofen therapy for dysmenorrhea. J Reprod Med
1978;20(5):246-252.
- 69.
Dawood MY: Over-the-counter (OTC) analgesics for the relief of menstrual cramps.
J Clin Pharmacol 1994; 34:1014.
- 70.
Shapiro SS and Diem K: The effect of ibuprofen in the treatment of dysmenorrhea. Curr Ther Res
1981; 30(3):327-334.
- 71.
Larkin RM, Van Orden DE, Poulson AM, et al.: Dysmenorrhea: Treatment with an antiprostaglandin.
Obstet and Gynecol 1979; 54(4):456-460.
- 72. Milsom I, Andersch B: Effect of ibuprofen, naproxen sodium, and paracetamol on intrauterine pressure and menstrual pain in dysmenorrhea. Br J Obstet Gynaecol 1984; 91: 1129-1135.
- 73. Morrison JC, Long FW, Forman EK, et al.: Analgesic efficacy of ibuprofen for treatment of primary dysmenorrhea. South Med J 1980; 73(8):999-1002.
- 74. Minor MG, Schachtel BP: Antipyretic efficacy of ibuprofen 200 mg in adults with acute upper respiratory tract infection (URI). J Clin Pharmacol 1990; 30:846.
- 75. Jain AK, Vargas R, McMahon FG: The antipyretic effect of over-the-counter dosages of aspirin, acetaminophen and ibuprofen in endotoxin-induced fever. Clin Pharmacol Ther 1993; 53:153.
- 76. Thoden WR, Lockhart EA: Antipyretic efficacy of ibuprofen and naproxen in flu-like upper respiratory illness. J Clin Pharmacol 1995; 35:929.
- 77.
Daniels S, Reader S, Berry P, Goulder M: Onset of Analgesia with Sodium Ibuprofen, Ibuprofen Acid
Incorporating Polaxamer and Acetaminophen – A Single-Dose, Double- Blind, Placebo-Controlled Study in Patients with Post-Operative Dental Pain. Eur J Clin Pharmacol 2009; 65:343-353.
- 78.
Schleier P, Prochnau A, Schmidt-Westhausen AM, Peters H, Becker J, Latz T, Jackowski J, Peters EU,
Romanos GE, Zahn B, Ludemann J, Maares J, Petersen B: Ibuprofen Sodium Dihydrate, An Ibuprofen Formulation with Improved Absorption Characteristics, Provides Faster and Greater Pain Relief than Ibuprofen Acid. Int J Clin Pharmacol Ther 2007; 45:89-97.
- 79. Lillehei TJ, Metke MP, Dawnajee MK, Tago M, Lim MF, Kaye MP: Reduction of platelet deposition in aorto-coronary artery Gore- Tex bypass grafts in dogs by platelet inhibitors. Circulation 1980; 62:Suppl3; 53.
- 80. Dipasquale G, Mellace D: Inhibition of arachidonic acid induced mortality in rabbits with several non-steroidal anti-inflammatory agents. Agents Actions 1977; 7:481-485.
- 81. Adesuyi SA, Ellis EF: The effect of ibuprofen dose on rabbit platelet aggregation and aortic PGI2 synthesis. Thromb Res 1982; 28:581-585.
- 82. Utsunomiya T, Krausz MM, Dunham B, Valeri CR, Levine L, Shepro D, Hechtman HB: Modification of inflammatory response to aspiration with ibuprofen. Am J Physiol 1982; 243: H903-910.
- 83.
Imai H, Muramatsu Y, Tsurumi K, Fujimura H: Platelet aggregation and liposome as a model system
(abrégé). Jap J Pharmacol 1981; 31:92P.
- 84.
Données internes. Comparative Acute Oral Toxicity Study of Ibuprofen Propionic Acid (Reference
Material) and Ibuprofen Sodium Dihydrate in Sprague-Dawley Rats. Wyeth Soins de santé inc. Projet no 219377; 2010.
- 85.
Adams SS, Bough RG, Cliffe BE, Dickinson W, Lessel B, McCullough KF, Mills RFN, Nicholson JS,
Williams GAH: Some aspects of the pharmacology, metabolism and toxicology of ibuprofen. Rheum Phys Med Suppl 1970:9-14.
- 86.
Données internes. Comparative Acute Oral Toxicity Study of Ibuprofen Propinoic Acid (Reference
Material) and Ibuprofen Sodium Dihydrate in Sprague-Dawley Rats. Nucro- Technics Project No. 219377.
- 87. Trelle S, Reichenbach S, Wandel S, Hildebrand P, Tschannen B, Villiger P, et al.: Cardiovascular safety of non-steroidal anti-inflammatory drugs: network metaanalysis. BMJ 2011; 342:c7086.
- 88. Codispoti JR, Prior MJ, Fu M, Harte CM, Nelson EB: Efficacy of Nonprescription Doses of Ibuprofen for Treating Migraine Headache. A Randomized Controlled Trial. Headache 2001; 41:665-679.
- 89. Helin-Salmivaara A., Huttunen T., Gronroos J.M., Klaukka T., Huupponen R. Risk of serious upper gastrointestinal event with concurrent use of NSAIDs and SSRI’s: A case- control study in the general population. Eur J Clin Pharmacol 2007 Apr;63(4):403-8.
- 90.
Andres Pinto, DMD, MPH: John T. Farrar, MD, PhD; Elliot V. Hersh, DMD, MS, PhD Prescribing
NSAIDs to Patients on SSRIs: Possible Adverse Drug Interaction of Importance to Dental Practitioners. Compend Contin Edu Dent 2009 Apr;30(3):142-51.
- 91. Giachetti C, Zanolo G, Canali S: Topical administration of ibuprofen in man. Simultaneous determination of the drug and its metabolites in urine by high resolution gas chromatography. J High Res Chromatogr Commun 1985; 8:465-468.
- 92.
Brooks CJW, Gilbert MT: Studies of urinary metabolites of 2-(4-isobutylphenyl) propionic acid by gas-liquid chromatography-mass spectrometry (GC-MS).
J Chromatogr 1974; 99:541-551.
- 93. Kelley MT, Walson PD, Edge JH, Cox S, Mortensen ME: Pharmacokinetics and pharmacodynamics of ibuprofen isomers and acetaminophen in febrile children.
- 94. Albert KS, Gernaat RN: Pharmacokinetics of ibuprofen. Am J Med 1984; 77:40-46.
- 95.
Walson PD: Ibuprofen versus paracetamol for the treatment of fever in children.
Br J Clin Pract 1990; 70:19-21.