


Monographie de produit - Advil Plus Acetaminophen
Récentes modifications importantes de l’étiquette
2 Contre-indications
3 Encadré « Mises en garde et précautions importantes »
7 Mises en garde et précautions; Surveillance et tests de
laboratoire, Grossesse; Populations particulières
2025-05
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .............. 4
1 INDICATIONS .................................................................................................................. 4
1.1 Enfants ...................................................................................................................... 4 1.2 Personnes âgées ........................................................................................................ 4
2 CONTRE-INDICATIONS ................................................................................................ 5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............. 7
4 POSOLOGIE ET ADMINISTRATION ......................................................................... 7
4.1 Considérations posologiques ..................................................................................... 7 4.2 Dose recommandée et modification posologique ...................................................... 7 4.3 Administration ........................................................................................................... 7 4.4 Dose oubliée .............................................................................................................. 7 5 SURDOSAGE .................................................................................................................... 7
6 FORMES POSOLOGIQUES, COMPOSITION ET EMBALLAGE ....................... .12
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................... .13
7.1 Populations particulières ......................................................................................... .19 7.1.1 Femmes enceintes………………………………………………………………19 7.1.2 Allaitement…………………………………………………..…………………20 7.1.3 Enfants………………………………………………………………………….20 7.1.4 Personnes âgées…………………………………………………………………21 8 EFFETS INDÉSIRABLES ........................................................................................... ..21
8.1 Aperçu des effets indésirables ................................................................................. 21 8.2 Effets indésirables observés au cours des essais cliniques ...................................... 22 8.2.1 Effets indésirables observés au cours des essais cliniques — enfants………...23 8.3 Effets indésirables peu courants observés au cours des essais cliniques ................. 23 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ....................................................................................................................... 24 8.5 Effets indésirables observés après la mise en marché ............................................. 24 9 INTERACTIONS MÉDICAMENTEUSES .................................................................. 28
9.1 Interactions médicamenteuses graves ...................................................................... 28 9.2 Aperçu des interactions médicamenteuses .............................................................. 29 9.3 Interactions médicament-comportement ................................................................. 29 9.4 Interactions médicament-médicament ..................................................................... 29 9.5 Interactions médicament-aliment ............................................................................ 32 9.6 Interactions médicament-plante médicinale ............................................................ 32 9.7 Interactions médicament-tests de laboratoire .......................................................... 33 10 PHARMACOLOGIE CLINIQUE ................................................................................. 33
10.1 Mode d’action .................................................................................................... 33 10.2 Pharmacodynamie ............................................................................................. 33 10.3 Pharmacocinétique ............................................................................................. 35 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................... 39
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................... 39
PARTIE II : INFORMATIONS SCIENTIFIQUES ................................................................ 40
13 INFORMATIONS PHARMACEUTIQUES ................................................................. 40
14 ESSAIS CLINIQUES ...................................................................................................... 42
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ............... 42 14.2 Résultats de l’étude ............................................................................................ 46 15 MICROBIOLOGIE ......................................................................................................... 51
16 TOXICOLOGIE NON CLINIQUE ............................................................................... 51
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ...................................................... 56
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................... 57
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Advil plus acétaminophène (ibuprofène et acétaminophène) est indiqué pour soulager temporairement :
- les maux de tête comme les migraines
- les maux de tête comme les céphalées de tension
- les douleurs et courbatures d’origine musculaire
- les douleurs d’origine articulaire et les douleurs en général
- les maux de dos
- les entorses et les foulures
- les douleurs et courbatures causées par le rhume
- la douleur causée par l’inflammation associée à des troubles tels que l’arthrite et le surmenage physique ou athlétique (p. ex., entorses et foulures)
- les maux de dents
- les crampes prémenstruelles et menstruelles
et pour abaisser la fièvre.
1.1 Enfants
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’Advil plus acétaminophène dans la population pédiatrique < 18 ans n’ont pas été démontrées. Par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir MISES EN GARDE ET PRÉCAUTIONS).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité; un aperçu de ces différences est présenté dans les sections pertinentes (voir MISES EN GARDE ET PRÉCAUTIONS).
2 CONTRE-INDICATIONS
- Ulcère gastroduodénal en poussée évolutive, antécédents d’ulcérations récurrentes ou maladie inflammatoire évolutive de l’appareil digestif.
- Hypersensibilité connue ou soupçonnée à l’acétaminophène, à l’ibuprofène ou à d’autres anti-inflammatoires non stéroïdiens (AINS). Patients qui présentent une hypersensibilité à l’acétaminophène, à l’ibuprofène ou à l’un des composants de la préparation ou du contenant. Voir la section FORMES POSOLOGIQUES, COMPOSITION ET EMBALLAGE pour connaître la liste complète. Il faut tenir compte du risque de réaction croisée entre différents AINS.
- Advil plus acétaminophène ne doit pas être utilisé chez les patients souffrant d’un syndrome complet ou partiel des polypes nasaux, ni chez qui l’asthme, l’anaphylaxie, l’urticaire/l’œdème angioneurotique, la rhinite ou d’autres manifestations allergiques sont déclenchés par l’acide acétylsalicylique (AAS) ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez de telles personnes. Les patients qui présentent les problèmes médicaux mentionnés ci-dessus courent un risque de réaction grave, même s’ils ont déjà pris des AINS sans avoir eu d’effet indésirable.
- Insuffisance hépatique ou hépatopathie évolutive.
- Patients atteints d’insuffisance rénale grave ou dont la fonction rénale se détériore (clairance de la créatinine < 30 mL/min). Chez les patients présentant une insuffisance rénale de moindre gravité, la prescription d’AINS risque d’entraîner une détérioration de la fonction rénale; une surveillance s’impose.
- L’utilisation concomitante d’Advil plus acétaminophène et de tout autre AINS n’est pas conseillée en raison de l’absence de données démontrant des avantages synergiques et du risque d’effets indésirables additifs.
- Il ne faut pas prendre d’acétaminophène à une dose plus élevée que celle recommandée ni avec d’autres produits qui en contiennent, parce qu’il pourrait causer des dommages graves au foie qui peuvent être mortels. L’alcool peut potentialiser les effets hépatotoxiques de l’acétaminophène.
- Advil plus acétaminophène ne doit pas être utilisé durant le troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et de prolongation de l’accouchement.
- Il ne faut pas prendre Advil plus acétaminophène immédiatement avant ou après une chirurgie cardiaque.
- Advil plus acétaminophène est contre-indiqué chez les patients atteints de lupus érythémateux disséminé, car une réaction semblable à l’anaphylaxie avec de la fièvre peut survenir, notamment si de l’ibuprofène a déjà été administré.
- Hyperkaliémie avérée (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal, Équilibre hydroélectrolytique).
- Enfants et adolescents de moins de 18 ans (voir INDICATIONS).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- Utiliser avec prudence chez les patients atteints d’insuffisance cardiaque, d’hypertension ou de toute affection prédisposant à une rétention liquidienne (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et Équilibre hydroélectrolytique; et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, IBUPROFÈNE, Antihypertenseurs).
- Utiliser avec prudence chez les patients qui sont sujets aux irritations du tractus gastro-intestinal, y compris ceux qui ont des antécédents d’ulcères gastroduodénaux (voir MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, IBUPROFÈNE, Anticoagulants coumariniques).
- Le risque de toxicité rénale est le plus élevé chez les patients qui présentent une insuffisance rénale, de l’insuffisance cardiaque ou une dysfonction hépatique, ou qui prennent des diurétiques, ainsi que chez les personnes âgées (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal).
Il ne faut pas prendre d’acétaminophène à une dose plus élevée que celle
recommandée ni avec d’autres produits qui en contiennent, parce qu’il pourrait causer des dommages graves au foie qui peuvent être mortels. L’alcool peut potentialiser les effets hépatotoxiques de l’acétaminophène (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, ACÉTAMINOPHÈNE, Acétaminophène).
- Cesser immédiatement d’utiliser ce médicament en cas de symptômes urinaires, d’hématurie ou de cystite (voir MISES EN GARDE ET PRÉCAUTIONS, Génito-urinaire).
- Risques associés à la grossesse : Il faut prescrire Advil plus acétaminophène avec prudence aux femmes qui en sont au premier ou au deuxième trimestre de leur grossesse ou qui allaitent. L’emploi d’AINS à environ 20 semaines de grossesse ou plus tard pourrait causer un oligoamnios de même qu’un dysfonctionnement rénal, y compris une insuffisance rénale (voir Oligoamnios/Insuffisance rénale néonatale, Femmes enceintes et Allaitement).
- L’emploi d’Advil plus acétaminophène est contre-indiqué au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement) (voir CONTRE-INDICATIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Ne pas utiliser ce produit plus de 3 jours pour abaisser la fièvre ni plus de 5 jours pour soulager la douleur, sauf sur l’avis d’un médecin. La plus faible dose efficace doit être utilisée pendant la période la plus courte possible. Advil plus acétaminophène n’est pas destiné à une utilisation à long terme.
4.2 Dose recommandée et modification posologique
Adultes de 18 ans et plus : Prendre 2 comprimés toutes les 8 heures, tant que les symptômes persistent. Ne pas prendre plus de 6 comprimés en 24 heures, sauf sur l’avis d’un médecin. Ne pas prendre plus que la dose indiquée (voir le risque pour le foie). Ne pas utiliser pendant plus de 3 jours pour abaisser la fièvre ou plus de 5 jours pour soulager la douleur.
Advil plus acétaminophène procure jusqu’à 8 heures de soulagement de la douleur.
4.3 Administration
Voir Dose recommandée et modification posologique.
4.4 Dose oubliée
Prenez la dose oubliée dès que vous y pensez. Si l’heure de votre prochaine dose approche, attendez jusqu’à ce moment pour prendre votre médicament et ne prenez pas la dose que vous avez oubliée. Ne prenez pas deux doses en même temps.
5 SURDOSAGE
IBUPROFÈNE
Symptômes de surdosage
La toxicité d’une surdose d’ibuprofène dépend de la quantité de médicament ingérée et du temps qui s’est écoulé depuis l’ingestion. Les réponses individuelles peuvent varier, ce qui nécessite une évaluation distincte de chaque cas. Bien que peu courants, des cas de toxicité grave et des décès ont été rapportés en association avec un surdosage d’ibuprofène. Les symptômes de surdose d’ibuprofène le plus souvent signalés comprennent la douleur abdominale, les nausées, les vomissements, la léthargie et la somnolence. D’autres symptômes reliés au système nerveux central (SNC) incluent les céphalées, les acouphènes, la dépression du SNC et les convulsions. De rares cas d’acidose métabolique, de coma, d’insuffisance rénale aiguë et d’apnée (surtout chez les très jeunes enfants) peuvent survenir. Des cas de toxicité cardiovasculaire, y compris l’hypotension, la bradycardie, la tachycardie et la fibrillation auriculaire, ont aussi été signalés.
Traitement du surdosage
En cas de surdose aiguë, l’estomac doit être vidé par l’utilisation d’un émétique (chez les patients alertes seulement) ou par lavage gastrique. Les vomissements seront plus efficaces s’ils sont provoqués moins de 30 minutes après l’ingestion. L’administration de charbon activé par voie orale moins de 2 heures après l’ingestion peut aider à réduire l’absorption de l’ibuprofène. Il existe des données indiquant qu’une administration répétée de charbon activé peut lier le médicament qui s’est répandu dans la circulation. Il peut aussi être utile de provoquer une diurèse. Une surdose aiguë nécessite principalement un traitement de soutien. La prise en charge de l’hypotension, de l’acidose et des saignements gastro-intestinaux peut être nécessaire.
Chez les enfants, la quantité estimée d’ibuprofène ingérée par rapport au poids corporel peut aider à prévoir et à évaluer les risques de toxicité, bien que chaque cas doive faire l’objet d’une évaluation. L’ingestion de moins de 100 mg/kg est peu susceptible d’entraîner une toxicité. Les enfants ayant pris de 100 à 200 mg/kg peuvent être traités au moyen d’un émétique et placés en observation pendant au moins 4 heures. Pour ce qui est des enfants ayant ingéré de 200 à 400 mg/kg d’ibuprofène, il faut immédiatement procéder à la vidange gastrique, tout en assurant une observation médicale pendant au moins 4 heures. Les enfants ayant ingéré plus de 400 mg/kg d’ibuprofène doivent être examinés par un médecin sur-le-champ, être surveillés étroitement et recevoir un traitement de soutien approprié. Il n’est pas recommandé de provoquer des vomissements dans le cas de surdoses supérieures à 400 mg/kg en raison du risque de convulsions et d’aspiration du contenu gastrique.
Chez les adultes, la dose ingérée ne semble pas permettre de prédire la toxicité. La nécessité de voir un médecin et d’effectuer un suivi du patient doit être évaluée selon le cas, au moment de l’ingestion de la surdose. Les adultes qui présentent des symptômes doivent être soigneusement évalués, observés et traités.
Exemples de surdose d’ibuprofène
Un homme de 41 ans ayant plusieurs problèmes médicaux, dont une insuffisance rénale de longue date, a souffert d’une insuffisance rénale aiguë quasi mortelle après avoir ingéré une dose massive (36 g) d’ibuprofène. Le recours à la dialyse a été nécessaire pendant plusieurs mois, après quoi sa fonction rénale s’est améliorée.
Chez les enfants, un surdosage d’ibuprofène de moins de 100 mg/kg est peu susceptible de produire une toxicité. Chez les adultes, la dose d’ibuprofène qui aurait été ingérée ne semble pas être un facteur prédictif de la toxicité.
Une équilibration électrolytique et d’autres mesures intensives ont permis à un enfant de 21 mois de récupérer dans les 5 jours suivant l’ingestion accidentelle de 8 g d’ibuprofène. Un enfant de 2 ans qui avait ingéré environ 8 g d’ibuprofène a été traité avec du charbon activé. Il a souffert d’une acidose métabolique et d’une insuffisance rénale aiguë et il a récupéré en moins de 72 heures. Un enfant de 6 ans est devenu comateux après avoir ingéré 6 g d’ibuprofène. Il a été traité par un lavage gastrique, du charbon et différentes mesures de soutien, et a récupéré en moins de 24 heures.
ACÉTAMINOPHÈNE
Acétaminophène
Chez les adultes et les adolescents (12 ans et plus), l’hépatotoxicité peut se manifester après l’ingestion de doses supérieures à 7,5 à 10 g sur une période de 8 heures ou moins. Les cas de décès sont peu fréquents (moins de 3 à 4 % des cas non traités) et rares pour les surdoses inférieures à 15 g. Chez les enfants (moins de 12 ans), une surdose aiguë inférieure à 150 mg/kg n’a pas été associée à une hépatotoxicité. Parmi les symptômes qui peuvent se manifester au stade précoce d’une surdose potentiellement hépatotoxique, on dénote l’anorexie, les nausées, les vomissements, la diaphorèse, la pâleur et un état de malaise général. Les signes cliniques et les données de laboratoire évoquant une hépatotoxicité peuvent n’apparaître que 48 à 72 heures après l’ingestion (Temple, 2005).
Les manifestations cliniques suivantes (y compris les décès ou les séquelles attribuables à une insuffisance hépatique fulminante) sont associées à une surdose par l’acétaminophène et sont considérées comme étant prévisibles.
Tableau 1. Effets indésirables identifiés lors d’une surdose d’acétaminophène
Troubles métaboliques et nutritionnels :
Anorexie
Troubles gastro-intestinaux :
Vomissements, nausées, malaise abdominal
Troubles hépatobiliaires :
Nécrose hépatique, insuffisance hépatique aiguë, ictère, hépatomégalie, sensibilité au niveau du foie
Troubles généraux et au point d’administration :
Pâleur, hyperhidrose, malaise
Examens :
Hausse du taux sanguin de bilirubine, hausse des enzymes hépatiques, hausse du rapport international normalisé, allongement du temps de prothrombine, hausse du taux sanguin de phosphate, hausse du taux sanguin de lactate
Les manifestations cliniques suivantes sont des séquelles de l’insuffisance hépatique aiguë qui peuvent être mortelles. Si elles surviennent dans le contexte d’une insuffisance hépatique aiguë (Feldman 2006, Flomenbaum, 2006) associée à une surdose d’acétaminophène (adultes et adolescents de plus de 12 ans : > 7,5 g sur une période de 8 heures; enfants de moins de 12 ans : > 150 mg/kg sur une période de 8 heures), on les considère comme étant prévisibles.
Tableau 2. Séquelles prévisibles de l’insuffisance hépatique aiguë associée à une surdose d’acétaminophène
Infections et infestations :
Sepsis, infection fongique, infection bactérienne
Troubles du système sanguin et lymphatique :
Coagulation intravasculaire disséminée, coagulopathie, thrombopénie
Troubles métaboliques :
Hypoglycémie, hypophosphatémie, acidose métabolique, acidose lactique
Troubles du système nerveux :
Coma (avec une surdose massive d’acétaminophène ou une surdose de plusieurs médicaments), encéphalopathie, œdème cérébral
Troubles cardiaques :
Cardiomyopathie
Troubles vasculaires :
Hypotension
Troubles respiratoires, thoraciques et médiastinaux :
Insuffisance respiratoire
Troubles gastro-intestinaux :
Pancréatite, hémorragie gastro-intestinale
Troubles rénaux et urinaires :
Insuffisance rénale aiguë
Troubles généraux et au point d’administration :
Défaillance multiviscérale
L’atteinte hépatique est l’effet toxique principal d’une surdose importante d’acétaminophène. Le médecin doit se rappeler qu’une surdose ne présente souvent aucun signe pathognomonique précoce et doit toujours tenir compte de la possibilité d’une telle éventualité.
Les cas non traités de surdose d’acétaminophène peuvent provoquer une hépatotoxicité. L’hépatotoxicité associée à l’acétaminophène n’apparaît qu’à partir d’un certain seuil; les doses plus faibles ou thérapeutiques sont dépourvues d’effet toxique sur le foie. L’hépatotoxicité liée à l’acétaminophène se manifeste à la suite d’un épuisement important du glutathion, substance détoxifiante endogène. Une fois le seuil dépassé, la hausse des doses d’acétaminophène peut produire des degrés croissants d’hépatotoxicité, à moins d’un recours à l’administration de N−acétylcystéine (NAC). Le surdosage d’acétaminophène suit généralement une progression clinique qui se répartit en trois phases séquentielles. La première phase débute peu après l’ingestion de l’acétaminophène et dure de 12 à 24 heures. Il se peut que le patient manifeste des signes d’irritabilité gastro-intestinale, des nausées, des vomissements, de l’anorexie, une transpiration profuse (diaphorèse), de la pâleur et un état de malaise généralisé. Si la toxicité persiste, une phase latente pouvant durer jusqu’à 48 heures s’enchaîne. Pendant cette deuxième phase, les symptômes initiaux s’apaisent et le patient peut se sentir mieux. Cependant, les valeurs se rapportant aux enzymes hépatiques, à la bilirubine et au temps de prothrombine ou au RIN augmentent progressivement. Une douleur au quadrant droit supérieur peut apparaître à mesure que le foie augmente en volume et devient plus sensible. La plupart des patients ne vont pas au-delà de cette phase, notamment si on leur administre un traitement par la NAC au stade précoce du surdosage. Les signes et les symptômes de la troisième phase dépendent de la gravité de l’atteinte hépatique et se manifestent habituellement dans les trois à cinq jours suivant l’ingestion de la surdose. Les symptômes peuvent se limiter à l’anorexie, aux nausées, à un état de malaise généralisé et aux douleurs abdominales dans les cas moins graves, ou peuvent dégénérer en état de confusion et de stupeur et en séquelles de nécrose hépatique telles que l’ictère, les troubles de la coagulation, l’hypoglycémie et l’encéphalopathie. Une insuffisance rénale ou une cardiomyopathie peuvent également se produire. Si la mort survient, elle est généralement due à des complications associées à une insuffisance hépatique fulminante. Le taux de décès des patients qui présentent des concentrations plasmatiques toxiques et qui ne reçoivent pas l’antidote se situe entre 3 et 4 %.
L’acétaminophène étant très facilement accessible, il est souvent impliqué dans les surdosages, seul ou en association, et le clinicien doit en rechercher la présence dans le sang d’un patient chez qui il soupçonne un surdosage. Une toxicité aiguë est prévisible après l’ingestion d’une surdose unique de plus de 150 mg/kg d’acétaminophène. Toutefois, la consommation chronique et abusive d’alcool, la cachexie, l’hépatopathie et la prise d’inducteurs du cytochrome P450 dans les microsomes hépatiques augmentent le risque lié à une plus faible exposition.
Antidote spécifique : Toute personne présentant possiblement un surdosage d’acétaminophène doit recevoir un traitement par la NAC, même si la quantité d’acétaminophène ingérée est inconnue ou douteuse. On doit effectuer le plus tôt possible un prélèvement sanguin pour évaluer les concentrations plasmatiques d’acétaminophène, mais pas moins de quatre heures après l’ingestion. Néanmoins, il ne faut pas attendre d’obtenir les résultats des analyses des concentrations plasmatiques d’acétaminophène avant d’entreprendre le traitement par la NAC. Si les concentrations plasmatiques d’acétaminophène se situent au-dessus de la courbe de traitement du nomogramme d’une surdose d’acétaminophène, on doit poursuivre le traitement par la NAC jusqu’à son terme. La NAC est utilisée en clinique pour traiter les cas de surdosage aigus d’acétaminophène et elle se caractérise par son interaction avec l’intermédiaire oxydatif, la N-acétyl-p-benzoquinone imine (NAPQI). La NAC administrée par voie orale ou intraveineuse est un antidote extrêmement efficace dans les cas d’intoxication par l’acétaminophène. Pour qu’il soit le plus efficace possible, l’antidote doit être administré dans les 8 heures suivant l’ingestion d’une surdose importante, mais on a aussi constaté son action bénéfique lorsqu’il a été administré bien après ce délai. Il est essentiel d’administrer l’antidote dans les plus brefs délais suivant une intoxication aiguë pour tirer profit au maximum de son effet protecteur. Pour obtenir l’information posologique complète, consulter la monographie de produit de la NAC.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, COMPOSITION ET EMBALLAGE
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Orale | Comprimé, 125 mg d’ibuprofène, 250 mg d’acétaminophène. | Cire de carnauba, croscarmellose sodique, béhénate de glycéryle, hypromellose, oxydes de fer, macrogol 400, encre pharmaceutique, polydextrose, amidon prégélatinisé, dioxyde de silicium, dioxyde de titane. |
Les comprimés Advil plus acétaminophène sont pelliculés, jaunes, en forme de capsule et l’un des côtés comporte l’inscription « Advil II » à l’encre noire.
Advil plus acétaminophène est conditionné dans des flacons de 18, 36, 72 et 144 comprimés, et dans des sachets de 2 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3
Généralités
Pour limiter le risque d’effet indésirable, la plus faible dose efficace doit être utilisée pendant la période la plus courte possible. Advil plus acétaminophène n’est pas destiné à une utilisation à long terme.
Comme les autres anti-inflammatoires, l’ibuprofène peut masquer les signes habituels d’infection.
L’utilisation concomitante d’Advil plus acétaminophène et de tout autre AINS N’EST PAS conseillée en raison de l’absence de données démontrant des avantages synergiques et du risque d’effets indésirables additifs. (Voir INTERACTIONS MÉDICAMENTEUSES — Interactions médicament-médicament, IBUPROFÈNE – Acide acétylsalicylique [AAS] ou autres AINS).
Il ne faut pas prendre d’acétaminophène à une dose plus élevée que celle recommandée ni avec d’autres produits qui en contiennent, parce qu’il pourrait causer des dommages graves au foie qui peuvent être mortels. L’alcool peut potentialiser les effets hépatotoxiques de l’acétaminophène. (Voir INTERACTIONS MÉDICAMENTEUSES — Interactions médicament-médicament, ACÉTAMINOPHÈNE – Acétaminophène).
En cas de surdose, il faut immédiatement appeler un médecin ou un centre antipoison. Il est essentiel de consulter sans tarder, même en l’absence de signes et de symptômes.
Cancérogenèse et mutagenèse
Sans objet.
Cardiovasculaire
L’utilisation d’ibuprofène peut déclencher de l’insuffisance cardiaque congestive chez les patients présentant une fonction cardiaque inadéquate, une tension artérielle élevée et des palpitations.
L’emploi prolongé continu peut accroître le risque de crise cardiaque ou d’accident vasculaire cérébral.
Considérations péri-opératoires
En général, la prise d’AINS doit être interrompue avant une intervention chirurgicale afin de réduire le risque de saignements postopératoires.
Dépendance/tolérance
Sans objet.
Endocrinien/métabolisme
Sans objet.
Équilibre hydroélectrolytique
On a signalé des cas de rétention liquidienne et d’œdème chez des patients traités par l’ibuprofène. Comme c’est le cas avec bon nombre d’AINS, il faut donc considérer la possibilité que le traitement par l’ibuprofène déclenche une insuffisance cardiaque congestive chez les patients âgés et ceux dont la fonction cardiaque est altérée. Advil plus acétaminophène doit être employé avec prudence en présence d’insuffisance cardiaque, d’hypertension ou de toute affection prédisposant à une rétention liquidienne.
Les traitements par les AINS peuvent accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète ou d’insuffisance rénale, les patients âgés et les patients qui reçoivent en concomitance des bêtabloquants, des inhibiteurs de l’enzyme de conversion de l’angiotensine ou certains diurétiques. Les concentrations sériques d’électrolytes doivent être mesurées périodiquement lors d’un traitement de longue durée, notamment chez les patients à risque.
Fonction sexuelle/reproduction
Sans objet.
Gastro-intestinal
Des effets toxiques gastro-intestinaux importants, tels que des ulcères gastroduodénaux, des perforations ou des saignements gastro-intestinaux, parfois graves et quelquefois mortels, peuvent se produire à tout moment, avec ou sans symptômes, chez les patients traités par des AINS, y compris l’ibuprofène.
Des troubles bénins touchant le tractus gastro-intestinal supérieur, notamment la dyspepsie, sont courants et surviennent généralement au début du traitement. Le médecin doit surveiller le patient traité par des AINS afin de s’assurer qu’il ne présente pas d’ulcération ni de saignement, même en l’absence d’antécédents de symptômes digestifs.
Lors d’essais cliniques menés auprès de sujets à qui ces agents ont été administrés, on a observé des ulcères symptomatiques du tractus gastro-intestinal supérieur, des saignements macroscopiques ou des perforations chez environ 1 % des patients traités pendant 3 à 6 mois et chez environ 2 à 4 % des patients traités pendant 1 an. Le risque se maintient au-delà d’un an et pourrait augmenter. L’augmentation de la dose entraîne une hausse de la fréquence de ces complications.
Advil plus acétaminophène doit être administré sous surveillance médicale étroite aux patients sujets aux irritations du tractus gastro-intestinal, notamment ceux qui ont des antécédents d’ulcère gastroduodénal, de diverticulose ou d’autre maladie inflammatoire du tractus gastro-intestinal comme la colite ulcéreuse et la maladie de Crohn. Dans de tels cas, le médecin doit évaluer les avantages du traitement par rapport aux risques éventuels.
Il faut informer le patient des signes et des symptômes de toxicité gastro-intestinale grave et l’aviser de consulter immédiatement un médecin en cas de dyspepsie tenace ou d’autres symptômes ou signes d’ulcération ou de saignements gastro-intestinaux. Étant donné qu’une ulcération ou des saignements gastro-intestinaux graves peuvent survenir sans symptômes avant-coureurs, le médecin doit effectuer un suivi du patient qui reçoit un traitement de longue durée en vérifiant périodiquement son hémoglobinémie et faire preuve de vigilance relativement aux signes et aux symptômes d’ulcération et de saignements. Le patient doit être informé de l’importance de ce suivi.
En cas d’ulcération soupçonnée ou confirmée, ou en cas de saignements gastro-intestinaux, la prise d’Advil plus acétaminophène doit être cessée immédiatement; il faut instaurer un traitement approprié et surveiller étroitement le patient.
Jusqu’à maintenant, aucune étude n’a permis de déterminer des groupes de patients ne présentant pas de risque d’ulcération ou de saignements. Les principaux facteurs de risque sont des antécédents de manifestations gastro-intestinales graves et l’âge. D’autres facteurs possibles augmentant le risque comprennent une infection à Helicobacter pylori, une consommation excessive d’alcool, le tabagisme, le fait d’être une femme ou l’usage concomitant d’anticoagulants et de stéroïdes oraux, d’anticoagulants, d’antiplaquettaires (y compris l’AAS) ou d’inhibiteurs sélectifs du recaptage de la sérotonine (ISRS). Jusqu’à maintenant, les études ont montré que tous les AINS pouvaient causer des effets indésirables gastro-intestinaux. Bien qu’on ne dispose toujours pas de données faisant nettement état de différences entre les divers AINS au chapitre du risque, il est possible que de telles différences soient démontrées dans le futur.
Rien ne prouve de façon concluante que l’administration concomitante d’antagonistes des récepteurs H2 de l’histamine et/ou d’antiacides prévienne l’apparition d’effets indésirables gastro-intestinaux ni qu’elle permette de poursuivre le traitement par Advil advenant de tels effets.
Génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), à l’hématurie ou à la cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement par un AINS. Certains cas se sont aggravés lorsque le traitement n’a pas été interrompu. Si des symptômes urinaires se manifestent, il faut interrompre immédiatement le traitement par Advil plus acétaminophène pour favoriser le rétablissement. Cette mesure doit précéder tout examen urologique ou traitement.
Hématologique
Les médicaments inhibant la biosynthèse des prostaglandines entravent à des degrés variables la fonction plaquettaire. Par conséquent, les patients chez qui un tel effet pourrait avoir des conséquences fâcheuses (p. ex., ceux qui prennent des anticoagulants, qui souffrent d’hémophilie ou qui présentent des troubles plaquettaires) doivent faire l’objet d’une surveillance étroite lorsqu’ils prennent de l’ibuprofène. De nombreuses études ont démontré que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque d’hémorragie. L’administration concomitante de warfarine commande une surveillance étroite du rapport international normalisé (RIN). Il est possible qu’une augmentation des saignements se produise en dépit de la surveillance du RIN pendant le traitement (voir INTERACTIONS MÉDICAMENTEUSES).
Les dyscrasies sanguines (comme la neutropénie, la leucopénie, la thrombopénie, l’anémie aplasique et l’agranulocytose) associées à l’usage d’AINS sont rares, mais peuvent se produire et avoir des conséquences graves.
Hépatique/biliaire/pancréatique
Comme les autres AINS, l’ibuprofène peut entraîner des augmentations à la limite de la normale dans les résultats d’une ou de plusieurs épreuves de la fonction hépatique chez une proportion de patients pouvant aller jusqu’à 15 %. Au fil du traitement, ces anomalies peuvent s’aggraver, rester pratiquement inchangées ou disparaître. En présence de signes ou de symptômes évocateurs d’une dysfonction hépatique ou de résultats anormaux à une épreuve de la fonction hépatique survenant pendant le traitement, il faut mener les examens nécessaires afin de détecter toute réaction hépatique plus grave. Des manifestations hépatiques graves, notamment des cas d’ictère et d’hépatite mortelle, ont été signalées avec les AINS.
Bien que de telles manifestations soient rares, le traitement par ce médicament doit être interrompu si les anomalies fonctionnelles hépatiques persistent ou s’aggravent, si des signes et symptômes cliniques évoquant une maladie hépatique apparaissent ou si des manifestations généralisées surviennent (p. ex., éosinophilie, éruptions cutanées, etc.).
Dans le cadre d’un traitement de longue durée, la fonction hépatique doit être évaluée régulièrement. Si ce médicament doit être prescrit en présence d’une altération de la fonction hépatique, une surveillance rigoureuse s’impose.
La fréquence des lésions hépatiques aiguës a été évaluée chez 625 307 personnes qui ont reçu des AINS en Angleterre et au pays de Galles entre 1987 et 1991. De ce nombre, 311 716 personnes avaient reçu de l’ibuprofène sur ordonnance. L’incidence des lésions hépatiques aiguës chez les utilisateurs d’ibuprofène était de 1,6 sur 100 000, soit la plus faible parmi les 8 AINS étudiés. De plus, cette incidence était considérablement inférieure à celle observée chez les sujets qui avaient pris du kétoprofène, du piroxicam, du fenbufène ou du sulindac. Pour ce qui est du groupe d’utilisateurs d’AINS dans l’ensemble, l’utilisation simultanée d’un médicament hépatotoxique et la présence de polyarthrite rhumatoïde étaient les seuls facteurs qui avaient un effet indépendant sur l’apparition d’une lésion hépatique aiguë. D’après ces données, l’utilisation de courte durée d’ibuprofène en tant qu’analgésique/antipyrétique ne devrait pas causer d’inquiétude en ce qui a trait à l’apparition d’une hépatopathie.
Le ralentissement du métabolisme de l’acétaminophène, l’augmentation de l’activité du système enzymatique du cytochrome P450 ou l’épuisement des réserves de glutathion figurent parmi les facteurs de risque théoriques de l’hépatotoxicité associée à l’acétaminophène chez les patients atteints d’une affection hépatique chronique. Toutefois, l’acétaminophène a été étudié chez des adultes et des enfants présentant une grande variété d’affections hépatiques, y compris divers types de cirrhoses, d’hépatites (y compris l’hépatite C), de transformations nodulaires, de fibrose hépatique congénitale et de déficience en α1-antitrypsine. On n’a mis en évidence aucune augmentation du risque d’hépatotoxicité en lien avec ces affections aux doses actuellement recommandées d’acétaminophène. Cependant, les études étaient dépourvues de la puissance statistique nécessaire pour déterminer le niveau de risque avec certitude.
Forrest et ses collègues (1979) ont comparé le métabolisme de l’acétaminophène après administration d’une dose unique de 1500 mg à des sujets en bonne santé, à des patients présentant une affection hépatique légère et à des patients atteints d’une affection hépatique grave. On n’a pas observé de différence significative dans l’excrétion urinaire globale sur 24 heures d’acétaminophène et de conjugués glucuronide, sulfate, cystéine et acide mercapturique, ce qui indique que le métabolisme de l’acétaminophène était similaire à celui des sujets en bonne santé. Toutefois, la demi-vie d’élimination était significativement prolongée chez les sujets atteints d’une affection hépatique grave.
L’acétaminophène peut provoquer une hépatotoxicité dans des situations de surdosage intentionnel (p. ex., tentative de suicide), de surdosage non intentionnel (p. ex., prise massive lorsque l’effet analgésique obtenu n’est pas satisfaisant), d’emploi simultané de préparations multiples à base d’acétaminophène, de surdosage accidentel ou, dans de très rares cas, après la prise de doses recommandées, bien que la causalité n’ait pas été déterminée. La réaction d’hépatotoxicité peut être grave et mettre en jeu le pronostic vital. Les premiers symptômes qui apparaissent après une surdose hépatotoxique peuvent être : nausées, vomissements, diaphorèse, léthargie et malaise généralisé. Faute d’un traitement approprié, ces symptômes peuvent dégénérer en douleurs du quadrant supérieur, en état de confusion ou de stupeur et donner lieu à des séquelles de nécrose hépatique comme l’ictère, les troubles de la coagulation, l’hypoglycémie et l’encéphalopathie. Une insuffisance rénale et une cardiomyopathie peuvent également survenir. En cas de surdosage avéré ou soupçonné, il faut administrer un traitement à la N-acétylcystéine dans les plus brefs délais (voir SURDOSAGE, Acétaminophène), même en l’absence de symptômes évidents. Si l’on n’administre pas promptement de la N-acétylcystéine pour traiter l’hépatotoxicité associée à l’acétaminophène, on risque de voir apparaître une insuffisance hépatique pouvant nécessiter une transplantation ou se solder par le décès du patient.
Immunitaire
Les patients atteints d’un syndrome partiel ou complet de polypes nasaux, de rhinite ou d’autres manifestations allergiques ne doivent pas utiliser d’ACS ni d’autres anti-inflammatoires. Des réactions anaphylactoïdes mortelles se sont produites chez de telles personnes, même si elles ont déjà pris des AINS sans avoir eu d’effet indésirable (voir CONTRE-INDICATIONS).
Dans de rares cas, des symptômes de méningite aseptique (raideur de la nuque, céphalées intenses, nausées et vomissements, fièvre ou obnubilation de la conscience) ont été observés avec l’emploi de certains AINS. Les patients atteints d’affections auto-immunes (lupus érythémateux disséminé, collagénoses mixtes, etc.) y semblent prédisposés. Par conséquent, le médecin doit surveiller l’apparition de telles complications chez ces patients.
Neurologique
Certains patients peuvent éprouver de la somnolence, des étourdissements, des vertiges, des acouphènes, une perte d’acuité auditive, de l’insomnie ou des symptômes de dépression après avoir pris de l’ibuprofène. Les patients chez qui ces effets indésirables se manifestent doivent faire preuve de prudence s’ils ont à accomplir des tâches nécessitant de la vigilance.
Ophtalmologique
Des cas de vision floue ou de baisse de l’acuité visuelle ont été signalés après la prise d’ibuprofène ou d’autres AINS. Si de tels symptômes apparaissent, l’utilisation de ce médicament doit être interrompue et un examen ophtalmologique doit être effectué. Des examens ophtalmiques doivent être effectués périodiquement chez les patients recevant ce médicament pendant une longue période.
Oreilles/nez/gorge
Les patients atteints d’un syndrome partiel ou complet des polypes nasaux ne doivent pas prendre Advil plus acétaminophène (voir CONTRE-INDICATIONS).
Peau
Dans de rares cas, des réactions cutanées graves telles que le syndrome de Stevens-Johnson, l’érythrodermie bulleuse avec épidermolyse, la dermatite exfoliative, le syndrome d’hypersensibilité médicamenteuse ou syndrome DRESS (Drug Reaction with Eosinophilia and Systemic Symptoms), la pustulose exanthématique aiguë généralisée et l’érythème polymorphe ont été associés à l’utilisation d’AINS et d’acétaminophène. La fréquence de ces réactions est faible, et, dans la plupart des cas, elles ont été signalées après le lancement du produit chez des patients qui prenaient d’autres médicaments également associés à leur possible survenue. Le lien causal n’est donc PAS clair. Ces réactions risquent de menacer le pronostic vital, mais peuvent être réversibles si l’agent en cause cesse d’être administré et qu’un traitement approprié est instauré. Il faut dire aux patients de cesser de prendre ce produit et de communiquer avec leur médecin en cas de rougeurs, d’ampoules sur la peau et/ou d’éruption cutanée. Après examen, le médecin donnera les indications appropriées, notamment en ce qui concerne les autres traitements à interrompre.
Psychiatrique
Voir MISES EN GARDE ET PRÉCAUTIONS, Neurologique.
Rénal
L’administration prolongée d’AINS à des animaux a entraîné une nécrose papillaire rénale et d’autres lésions rénales. Chez les humains, on a signalé des cas de néphrite interstitielle aiguë accompagnée d’hématurie, de protéinurie et, à l’occasion, d’un syndrome néphrotique. On a observé une seconde forme de toxicité rénale chez des patients atteints d’affections prérénales entraînant une réduction du débit sanguin rénal ou du volume sanguin, des cas où les prostaglandines contribuent au maintien de la perfusion rénale. Chez ces patients, l’administration d’un AINS peut entraîner une réduction de la formation des prostaglandines proportionnelle à la dose et provoquer une décompensation patente de la fonction rénale. Cet effet risque davantage de se manifester chez les patients qui présentent une insuffisance rénale, une insuffisance cardiaque ou une dysfonction hépatique, les patients qui prennent des diurétiques et les personnes âgées. L’arrêt du traitement par l’AINS entraîne habituellement un retour à l’état antérieur au traitement.
L’ibuprofène et ses métabolites étant éliminés principalement par les reins, il faut utiliser ce médicament avec prudence en présence d’une altération de la fonction rénale. Dans de tels cas, il faut considérer l’administration de doses plus faibles d’Advil plus acétaminophène et surveiller étroitement le patient.
Une surveillance périodique de la fonction rénale s’impose durant un traitement de longue durée.
Respiratoire
Les réactions asthmatiques à l’AAS sont peu fréquentes, mais constituent un signe très important de sensibilité à l’AAS et aux AINS. Elles sont plus fréquentes chez les patients asthmatiques qui ont des polypes nasaux.
Sensibilité/résistance
Les patients présentant une hypersensibilité à un AINS donné peuvent également être hypersensibles à tout autre AINS.
Surveillance et tests de laboratoire
Pour la surveillance et les tests de laboratoire associés à l’utilisation d’Advil plus acétaminophène, voir MISES EN GARDE ET PRÉCAUTIONS, Équilibre hydroélectrolytique, Gastro-intestinal, Hématologique, Hépatique/biliaire/pancréatique, Rénal et Populations particulières : Personnes âgées.
Grossesse : Si des produits Advil sont administrés entre le milieu (environ 20 semaines) et la fin du deuxième trimestre de grossesse, il est recommandé de surveiller étroitement le volume de liquide amniotique chez les femmes enceintes, car ces produits pourraient entraîner une réduction du volume de liquide amniotique et même un oligoamnios (voir Populations particulières). L’emploi des produits Advil est contre-indiqué au cours du troisième trimestre de la grossesse.
7.1 Populations particulières
Oligoamnios/insuffisance rénale néonatale :
L’emploi d’AINS, y compris d’Advil plus acétaminophène, à environ 20 semaines de grossesse ou plus tard pourrait causer chez le fœtus un dysfonctionnement rénal entraînant un oligoamnios et, dans certains cas plus sévères, des problèmes respiratoires, musculosquelettiques et rénaux chez le nouveau-né (voir TOXICOLOGIE NON CLINIQUE).
Des études publiées et des rapports de pharmacovigilance indiquent que l’emploi d’AINS à partir d’environ la 20e semaine de grossesse est associé à un dysfonctionnement rénal fœtal à l’origine d’un oligoamnios, et dans certains cas, d’une altération de la fonction rénale ou d’une insuffisance rénale néonatale. Il a été montré que les AINS causent une importante réduction de la production d’urine par le fœtus avant de réduire le volume de liquide amniotique. Quelques rapports ont également décrit des cas de dysfonctionnement rénal néonatal sans oligoamnios associés à l’utilisation d’AINS par la mère, dont certains ont été irréversibles, même après l’arrêt du traitement.
En moyenne, ces effets indésirables sont observés après des jours ou semaines de traitement, quoique de rares cas d’oligoamnios aient été signalés aussi peu que 48 heures après le début du traitement par un AINS. L’oligoamnios est souvent réversible après l’arrêt du traitement, mais ne l’est pas toujours. Les complications d’un oligoamnios prolongé sont, par exemple, des contractures des membres et un retard de la maturation pulmonaire. Dans certains cas de dysfonctionnement rénal néonatal signalés après la mise en marché, des interventions effractives telles qu’une exsanguino-transfusion ou une dialyse ont été nécessaires.
Si, après une évaluation attentive des options de prise en charge de la douleur, un traitement par un AINS est requis à tout moment entre le milieu (à partir de la 20e semaine environ) et la fin du deuxième trimestre de la grossesse, il est recommandé de limiter l’emploi à la plus faible dose efficace possible et pendant la plus courte période possible.
Envisager de surveiller le bien-être du fœtus par échographie, en vérifiant notamment le volume de liquide amniotique, si Advil plus acétaminophène est utilisé pendant plus de 48 heures. En cas d’oligoamnios, il est recommandé de cesser le traitement par un AINS et d’assurer ensuite un suivi médical approprié.
Informer les femmes enceintes de ne pas utiliser Advil plus acétaminophène ni d’autres AINS au troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel chez le fœtus (voir CONTRE-INDICATIONS). Si une femme enceinte a besoin d’Advil plus acétaminophène à tout moment entre le milieu (à partir de la 20e semaine environ) et la fin du deuxième trimestre de la grossesse, l’aviser qu’il faudra surveiller l’apparition d’un oligoamnios, si le traitement dure plus de 48 heures.
7.1.1 Femmes enceintes
L’inhibition de la synthèse des prostaglandines peut nuire à la grossesse et/ou au développement embryofœtal. Des données d’études épidémiologiques semblent indiquer que le risque de fausse couche et de malformation cardiaque est accru après l’utilisation d’un inhibiteur de la synthèse des prostaglandines au début de la grossesse.
L’emploi d’ADVIL PLUS ACÉTAMINOPHÈNE est CONTRE-INDIQUÉ au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement) (voir TOXICOLOGIE NON CLINIQUE).
En raison des effets connus des AINS sur le système cardiovasculaire du fœtus, l’utilisation d’ibuprofène tard durant la grossesse devrait être proscrite (voir Oligoamnios/insuffisance rénale néonatale).
Il faut prescrire ADVIL PLUS ACÉTAMINOPHÈNE avec prudence au premier ou au deuxième trimestre de la grossesse (voir TOXICOLOGIE NON CLINIQUE).
Chez les animaux, l’administration d’un inhibiteur de la synthèse des prostaglandines a été associée à une augmentation des pertes pré- et post-implantation et de la létalité embryofœtale. Par ailleurs, une incidence accrue de diverses malformations, y compris de malformations cardiovasculaires, a été signalée chez les animaux ayant reçu un inhibiteur de la synthèse des prostaglandines durant la période d’organogenèse. Comme avec d’autres médicaments qui inhibent la synthèse des prostaglandines, une fréquence accrue de dystocie et de parturition tardive a été observée chez les rates.
7.1.2 Allaitement
Il faut prescrire ADVIL PLUS ACÉTAMINOPHÈNE avec prudence pendant l’allaitement. La forte liaison de l’ibuprofène aux protéines et le pH moins élevé du lait maternel par rapport à celui du plasma ont tendance à inhiber l’excrétion d’ibuprofène dans le lait maternel. Dans le cadre d’une étude, la concentration d’ibuprofène 30 minutes après l’ingestion d’une dose de 400 mg a été de 13 ng/mL. Le coefficient lait-plasma de 1:126 signifie que le nourrisson est exposé à 0,0008 % de la dose maternelle. On ne sait pas si l’ibuprofène traverse le placenta humain ni dans quelle proportion le cas échéant.
L’acétaminophène traverse le placenta et est excrété dans le lait maternel à une faible concentration.
7.1.3 Enfants
L’innocuité et l’efficacité d’Advil plus acétaminophène chez les enfants de moins de 18 ans n’ont pas été établies.
7.1.4 Personnes âgées (> 65 ans)
Les patients de plus de 65 ans et les patients fragiles ou affaiblis sont plus susceptibles de présenter divers effets indésirables causés par les AINS; la fréquence de ces effets indésirables augmente proportionnellement à la dose et à la durée du traitement. De plus, ces patients tolèrent moins bien les ulcérations et les saignements. Le risque de saignement de l’estomac est accru si : vous avez 60 ans ou plus, vous avez déjà eu des ulcères d’estomac ou des troubles hémorragiques, vous prenez un anticoagulant ou des corticostéroïdes, vous prenez d’autres médicaments contenant un AINS comme l’acide acétylsalicylique (AAS), l’ibuprofène ou le naproxène, ou des anti-inflammatoires sur ordonnance, vous consommez 3 verres d’alcool ou plus par jour en même temps que ce produit. La plupart des complications mortelles touchant le tractus gastro-intestinal surviennent dans cette population. Les patients âgés présentent aussi un risque accru d’ulcération ou de saignements de l’œsophage inférieur.
Chez ces patients, on devrait envisager une dose quotidienne plus faible que la dose habituellement recommandée, l’ajuster au besoin et assurer une surveillance étroite.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité et l’efficacité ont été évaluées au cours de 7 études cliniques, dont 3 études pharmacocinétiques et 4 études d’efficacité pour le soulagement de la douleur et de la fièvre. L’exposition globale au cours du programme clinique comprenait 1477 sujets, dont 715 qui ont reçu une dose de différentes associations à doses fixes (ADF) d’ibuprofène/acétaminophène (des doses variées d’ibuprofène avec une dose fixe de 500 mg d’acétaminophène). Aucun des groupes recevant une association à doses fixes (ADF) n’a eu d’effet indésirable grave (EIG) ni de décès durant ces études.
L’ADF prévu d’ibuprofène (IBU) 250 mg / acétaminophène (APAP) 500 mg a été bien tolérée dans le programme clinique. Les effets indésirables survenus pendant le traitement (EIST) les plus couramment signalés (≥ 2 %) pour le groupe d’ADF d’ibuprofène 250 mg / acétaminophène 500 mg étaient : la nausée, les vomissements et les étourdissements.
Aucun décès, EIG ni effet indésirable lié au traitement (EILT) n’ont été signalés au cours du programme clinique. Le profil d’innocuité de l’ADF était semblable à celui des composants en monothérapie. Aucun nouveau problème d’innocuité n’a été découvert dans les sous-groupes (sexe, âge, race et groupe d’ADF).
8.2 Effets indésirables observés au cours des essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables associés à un médicament qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’estimation des taux.
Au total, 291 sujets (19,7 %) ayant participé au programme d’essais cliniques ont rapporté des EIST, toutes causes confondues; la plupart des effets ainsi signalés étaient légers ou modérés. De plus, 26 sujets (1,8 %) ont signalé des effets indésirables (EI) graves, toutes causes confondues (tableau 3). En tout, 26 sujets sur 1477 (1,8 %) ont signalé des EILT, qui, dans tous les cas, étaient légers ou modérés. Aucun décès, aucun effet indésirable grave (EIG) ni aucun effet indésirable grave lié au traitement (EILT grave) n’ont été signalés.
L’incidence des EI, toutes causes confondues, était plus faible dans tous les groupes recevant un traitement actif que dans le groupe placebo. L’incidence plus élevée de EIST dans le groupe placebo pourrait s’expliquer par l’absence de soulagement de la douleur et le recours à des opioïdes de secours dans les essais sur la douleur dentaire, qui peuvent entraîner des EI (p. ex., nausées, vomissements et étourdissements). L’incidence des EIST était similaire dans les deux groupes recevant une monothérapie (médicament ne contenant que de l’ibuprofène et médicament ne contenant que de l’acétaminophène), dans le groupe recevant l’association à doses fixes (ADF) (médicament contenant à la fois de l’ibuprofène et de l’acétaminophène), ainsi que dans le groupe constitué de l’ensemble des patients. Aucun nouveau problème d’innocuité n’a été découvert.
| Tableau 3. Résumé des effets indésirables – nombre de sujets | |||||
| Nombre de sujets (%) | |||||
| Total | Total ADF | IBU | APAP | Placebo | |
| (N = 1477) | (N = 715) | (N = 432) | (N = 330) | (N = 156) | |
| Effets indésirables survenus pendant le traitement, toutes causes | 291 (19,7) | 127 (17,8) | 72 (16,7) | 47 (14,2) | 49 (31,4) |
| confondues | |||||
| Effets indésirables graves, toutes causes confondues | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Effets indésirables non graves survenus pendant le traitement, toutes | 291 (19,7) | 127 (17,8) | 72 (16,7) | 47 (14,2) | 49 (31,4) |
| causes confondues | |||||
| Effets indésirables liés au traitement | 26 (1,8) | 13 (1,8) | 2 (0,5) | 3 (0,9) | 9 (5,8) |
| Effets indésirables non graves liés au traitement | 26 (1,8) | 13 (1,8) | 2 (0,5) | 3 (0,9) | 9 (5,8) |
| Effets indésirables menant à l’abandon du médicament à l’étude | 4 (0,3) | 3 (0,4) | 1 (0,2) | 0 (0,0) | 0 (0,0) |
| Effets indésirables menant au retrait du sujet de l’étude | 4 (0,3) | 3 (0,4) | 1 (0,2) | 0 (0,0) | 0 (0,0) |
| Effets indésirables causant la mort | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Effets indésirables graves | 26 (1,8) | 16 (2,2) | 6 (1,4) | 0 (0,0) | 4 (2,6) |
| Effets indésirables graves liés au traitement | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| ADF : Association à doses fixes | |||||
| IBU : Ibuprofène | |||||
| APAP : Acétaminophène | |||||
Les EIST, toutes causes confondues, qui ont été le plus fréquemment signalées (≥2 %) durant le programme d’essais cliniques étaient, selon la classification par discipline médicale (SOC), les troubles gastro-intestinaux (220; 14,9 %), les troubles du système nerveux (102; 6,9 %) et les effets généraux ou réactions au point d’administration (32; 2,2 %). Les EIST survenus pendant le traitement qui ont été le plus fréquemment signalés (≥ 2 %) durant le programme d’essais cliniques étaient les nausées, les vomissements, les étourdissements et les céphalées (la fréquence des céphalées a été ≥ 2 % dans le groupe placebo seulement).
Les seuls EILT dont l’incidence a été ≥ 2 % durant le programme d’essais cliniques ont été signalés dans le groupe placebo (nausées et vomissements).
8.2.1 Effets indésirables observés au cours des essais cliniques — enfants
Aucune étude portant sur l’innocuité et l’efficacité d’Advil plus acétaminophène n’a été menée en contexte pédiatrique.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Durant le programme clinique, les seuls effets indésirables (EI) dont l’incidence était ≥ 2 % ont été signalés dans le groupe placebo (nausées et vomissements). Aucun EILT grave n’a été signalé dans les autres groupes étudiés. Seulement 13 sujets dans le groupe total ADF (N = 715) ont signalé 16 EILT, une incidence de < 1,0 %. Ces sujets faisaient partie du groupe d’ADF IBU 250 mg / APAP 500 mg, et ont signalé les EI suivants :
Troubles gastro-intestinaux : Nausée (0,7 %), vomissements (0,3 %) et constipation (0,1 %).
Troubles du système nerveux : Étourdissements (0,4 %), céphalées (0,3 %) et somnolence
(0,1 %).
Troubles des tissus cutanés et sous-cutanés : Éruption maculaire (0,1 %).
Troubles généraux et au point d’administration : Hématome au site de rupture d’un vaisseau
(0,1 %).
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Au cours des 7 études, les données des signes vitaux (dont la pression artérielle, la fréquence du pouls, le rythme respiratoire et la température orale) ont été mesurées au début et à la fin de l’étude. La majorité des mesures étaient dans les normes et les variations par rapport aux données de départ n’ont pas été jugées significatives d’un point de vue clinique.
Les études cliniques d’Advil plus acétaminophène n’ont pas été expressément mises au point pour détecter les valeurs de laboratoires anormales. Les études pharmacocinétiques d’Advil plus acétaminophène ont démontré qu’il n’y a aucun risque d’interaction médicamenteuse lorsque les deux médicaments sont administrés ensemble.
8.5 Effets indésirables observés après la mise en marché
Produit sur ordonnance
IBUPROFÈNE
Les effets indésirables suivants ont été signalés chez des patients traités par des doses prescrites d’ibuprofène (≥ 1200 mg par jour).
Remarque : Les effets énumérés ci-après sous Relation de cause à effet inconnue sont ceux qui se sont produits dans des circonstances où il n’a pas été possible d’établir un lien causal. Toutefois, la possibilité d’un lien entre l’ibuprofène et ces effets rarement signalés ne peut être écartée.
Gastro-intestinal
Les effets indésirables les plus souvent observés pendant un traitement par l’ibuprofène sur ordonnance touchent l’appareil digestif.
Fréquence de 3 à 9 % : nausées, douleur épigastrique, brûlures d’estomac.
Fréquence de 1 à 3 % : diarrhée, trouble abdominal, nausées et vomissements, indigestion, constipation, crampes ou douleurs abdominales, plénitude du tractus gastro-intestinal (ballonnements ou flatulences).
Fréquence de moins de 1 % : ulcère gastrique ou duodénal avec saignement et/ou perforation, hémorragie gastro-intestinale, méléna, hépatite, ictère, dysfonctionnement hépatique (SGOT, bilirubine sérique et phosphatase alcaline).
Allergies
Fréquence de moins de 1 % : anaphylaxie (voir CONTRE-INDICATIONS).
Relation de cause à effet inconnue : fièvre, maladie sérique, lupus érythémateux.
Système nerveux central
Fréquence de 3 à 9 % : étourdissements.
Fréquence de 1 à 3 % : céphalées, nervosité.
Fréquence de moins de 1 % : dépression, insomnie.
Relation de cause à effet inconnue : paresthésie, hallucinations, rêves anormaux.
Une méningite aseptique et une méningo-encéphalite, dont un cas accompagné d’éosinophilie dans le liquide céphalorachidien, ont été rapportées chez des patients qui prenaient de l’ibuprofène de façon intermittente et qui n’avaient pas de maladie du tissu conjonctif.
Peau
Fréquence de 3 à 9 % : éruption cutanée (y compris de type maculopapulaire).
Fréquence de 1 à 3 % : prurit.
Fréquence de moins de 1 % : éruption vésicobulleuse, urticaire, érythème polymorphe.
Relation de cause à effet inconnue : alopécie, syndrome de Stevens-Johnson.
Cardiovasculaire
Fréquence de moins de 1 % : insuffisance cardiaque congestive chez les patients présentant une fonction cardiaque aux limites de la normale, hypertension.
Relation de cause à effet inconnue : arythmie (tachycardie sinusale, bradycardie sinusale, palpitations).
Sens
Fréquence de 1 à 3 % : acouphènes.
Fréquence de moins de 1 % : amblyopie (vision floue et/ou baisse de l’acuité visuelle, scotome et/ou modifications de la perception des couleurs). Tout patient qui se plaint de troubles visuels pendant un traitement par l’ibuprofène devrait subir un examen ophtalmologique.
Relation de cause à effet inconnue : conjonctivite, diplopie, névrite optique.
Hématologique
Fréquence de moins de 1 % : leucopénie, baisses de l’hémoglobine et de l’hématocrite.
Relation de cause à effet inconnue : anémie hémolytique, thrombopénie, granulopénie, épisodes de saignement (p. ex., purpura, épistaxis, hématurie, ménorragie).
Rénal
Relation de cause à effet inconnue : diminution de la clairance de la créatinine, polyurie, azotémie.
Comme les autres AINS, l’ibuprofène bloque la synthèse des prostaglandines rénales, ce qui peut compromettre la fonction rénale et causer une rétention sodique. Le débit sanguin rénal et le taux de filtration glomérulaire ont diminué chez des patients atteints d’insuffisance rénale légère qui ont pris 1200 mg d’ibuprofène par jour pendant une semaine. Des cas de nécrose papillaire rénale ont été rapportés. Différents facteurs semblent augmenter le risque de néphrotoxicité (voir MISES EN GARDE ET PRÉCAUTIONS).
Hépatique
Fréquence de moins de 1 % : hépatite, ictère, dysfonctionnement hépatique (SGOT, bilirubine sérique et phosphatase alcaline).
Endocrinien
Relation de cause à effet inconnue : gynécomastie, réaction hypoglycémique.
Des retards menstruels allant jusqu’à 2 semaines et une ménométrorragie sont survenus chez 9 patientes ayant pris 400 mg d’ibuprofène 3 fois par jour, pendant 3 jours avant les menstruations.
Métabolique
Fréquence de 1 à 3 % : diminution de l’appétit, œdème, rétention liquidienne.
Généralement, la rétention liquidienne répond rapidement à l’arrêt du traitement (voir MISES EN GARDE ET PRÉCAUTIONS).
Produit en vente libre : données tirées de la littérature (1992-1999) (doses ≤ 1200 mg par jour)
Un chercheur a effectué une analyse très complète des données publiées concernant l’innocuité relative des doses non prescrites d’ibuprofène et d’acétaminophène. Sur un total de 96 essais à répartition aléatoire menés à l’insu, 10 comparaient directement l’innocuité des 2 médicaments sur une période de 7 jours ou moins. Les effets indésirables étaient plus fréquents avec l’acétaminophène dans trois de ces essais, ils étaient plus fréquents avec l’ibuprofène dans un essai, et on n’a signalé aucun effet indésirable dans six essais. Dans ce sous-ensemble de 10 études, les effets indésirables gastro-intestinaux, surtout la dyspepsie, les nausées et les vomissements, étaient plus fréquents que tout autre type d’effet indésirable. Il semble qu’aucun des événements gastro-intestinaux n’ait nécessité de suivi, ce qui a porté l’auteur à conclure qu’aucun effet gastro-intestinal grave n’avait été observé.
Il a également été conclu que même si les données qui précèdent sont très sélectives et qu’elles sont fondées sur des renseignements provenant d’une variété de types d’études et de populations, elles indiquent néanmoins une fréquence relativement faible d’effets indésirables graves pour les deux médicaments lorsqu’ils sont pris aux posologies respectives indiquées en vente libre.
Une étude comparative avec placebo a été menée à double insu afin d’évaluer de manière prospective la tolérabilité gastro-intestinale de la dose et de la durée d’utilisation maximales indiquées pour l’ibuprofène en vente libre (1200 mg par jour pendant 10 jours consécutifs) chez des sujets en bonne santé (N = 1246) représentatifs d’une population d’utilisateurs d’analgésiques en vente libre. La fréquence des effets indésirables gastro-intestinaux était semblable dans les groupes placebo et ibuprofène (placebo : 16 %, soit 67 sur 413; ibuprofène : 19 %, soit 161 sur 833). Aucune différence n’a été observée entre les deux groupes pour ce qui est de la proportion d’abandons du traitement en raison d’effets indésirables gastro-intestinaux. Les effets indésirables gastro-intestinaux signalés par ≥ 1 % des sujets étaient la dyspepsie, la douleur abdominale, les nausées, la diarrhée, les flatulences et la constipation. Dix-sept sujets (1,4 %) ont eu des résultats positifs à un test de détection du sang occulte dans les selles; la fréquence était comparable entre les 2 groupes. Lorsqu’il est utilisé selon les directives pour traiter la douleur épisodique, l’ibuprofène pris selon la dose maximale recommandée en vente libre de 1200 mg par jour pendant 10 jours est bien toléré.
Selon deux analyses à essais multiples, une méta-analyse et une revue de la littérature, des doses uniques d’ibuprofène ont été associées à une faible fréquence de réactions gastro-intestinales, qui était comparable à celle de l’acétaminophène et d’un placebo. Des rapports provenant de systèmes de déclarations spontanées au Royaume-Uni, en France et aux États-Unis, où l’ibuprofène est vendu sans ordonnance (dose quotidienne allant jusqu’à 1200 mg), confirment l’innocuité et l’acceptabilité gastro-intestinales du médicament. Une vaste étude à répartition aléatoire récemment achevée comparant les doses indiquées en vente libre d’acide acétylsalicylique, d’acétaminophène et d’ibuprofène auprès de 8677 adultes a révélé que les taux d’effets indésirables significatifs étaient les suivants : 18,7 % pour l’AAS, 13,7 % pour l’ibuprofène et 14,5 % pour l’acétaminophène. On note que l’ibuprofène n’était pas statistiquement différent de l’acétaminophène. L’étude a révélé que, dans l’ensemble, les manifestations gastro-intestinales (y compris la dyspepsie) et la douleur abdominale étaient moins fréquentes avec l’ibuprofène (4 % et 2,8 %, respectivement) qu’avec l’acétaminophène (5,3 % et 3,9 %) ou l’AAS (7,1 % et 6,8 %) [toutes les valeurs p < 0,035]. On a conclu que, dans l’ensemble, la tolérabilité de l’ibuprofène dans le cadre de cette étude à grande échelle équivalait à celle du paracétamol (acétaminophène) et était supérieure à celle de l’AAS.
ACÉTAMINOPHÈNE
Les signalements d’effets indésirables sont rares. Bien que les réactions suivantes aient été signalées, le lien de causalité avec le paracétamol (acétaminophène) n’a été ni confirmé ni réfuté : dyspepsie, nausées ainsi que réactions allergiques et hématologiques.
Troubles cutanés et sous-cutanés : De très rares cas de réactions cutanées graves (incluant des réactions cutanées graves comme le syndrome de Stevens-Johnson, l’érythrodermie bulleuse avec épidermolyse et la pustulose exanthématique aiguë généralisée) ont été signalés.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
9.2 Aperçu des interactions médicamenteuses
L’utilisation d’Advil plus acétaminophène en concomitance avec un autre AINS, y compris l’AAS et l’acétaminophène, n’est pas recommandée. Les médicaments qui pourraient interagir avec Advil plus acétaminophène comprennent la digoxine, les anticoagulants, les agents antidiabétiques oraux, l’insuline, les antihypertenseurs, les diurétiques, le méthotrexate, le lithium et d’autres médicaments qui se fixent aux protéines.
Interactions médicamenteuses graves
- Avec les médicaments hépatotoxiques (y compris l’alcool) et les inducteurs des enzymes hépatiques, peut accroître le risque d’hépatotoxicité.
- Avec certains anticoagulants comme la warfarine, peut potentialiser les effets de ces derniers si des doses importantes de ce produit sont prises sur une longue période; un ajustement de la dose de l’anticoagulant peut s’imposer.
- Avec l’acide acétylsalicylique (AAS) ou d’autres AINS, peut causer des effets indésirables additifs (voir CONTRE-INDICATIONS).
- Avec des anticoagulants, peut augmenter le risque d’effets indésirables gastro-intestinaux (p. ex., saignements et ulcération).
Avec des antihypertenseurs, les bienfaits et les risques doivent être évalués
individuellement.
- Avec la digoxine, peut augmenter la concentration sérique de digoxine et le risque de toxicité de la digoxine.
- Avec des diurétiques, peut réduire l’effet diurétique.
- Avec des inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), peut augmenter le risque d’effets indésirables gastro-intestinaux (p. ex., saignements et ulcération).
- Avec des glucocorticoïdes, peut augmenter le risque d’effets indésirables gastro-intestinaux (p. ex., saignements et ulcération).
- Avec le lithium, peut accroître le taux plasmatique de lithium, réduire la clairance rénale du lithium et augmenter le risque de toxicité du lithium.
- Avec le méthotrexate, peut augmenter le risque de toxicité du méthotrexate. 9.3 Interactions médicament-comportement
De graves dommages au foie, possiblement mortels, peuvent se produire lorsque l’utilisateur du produit consomme 3 boissons alcoolisées ou plus par jour. L’alcool peut potentialiser les effets hépatotoxiques de l’acétaminophène.
9.4 Interactions médicament-médicament
IBUPROFÈNE
Acide acétylsalicylique (AAS) ou autres AINS
L’utilisation concomitante d’Advil plus acétaminophène et de tout autre AINS, y compris l’AAS, n’est pas recommandée en raison de l’absence de données démontrant des avantages synergiques et du risque d’effets indésirables additifs. Des études sur des animaux ont montré que l’AAS pris avec des AINS, y compris l’ibuprofène, entraînait une diminution nette de l’activité anti-inflammatoire en raison d’une baisse de la concentration sanguine du médicament autre que l’AAS. Des études portant sur la biodisponibilité d’une dose unique chez des volontaires normaux n’ont pas montré d’effet de l’AAS sur la concentration sanguine d’ibuprofène. Aucune étude clinique de corrélation n’a été effectuée.
Aucune baisse d’importance clinique de l’effet cardioprotecteur n’a été observée chez des patients prenant de l’AAS à faible dose (81 mg) ayant reçu 400 mg d’ibuprofène 3 fois par jour, néanmoins, il ne faut pas perdre de vue que la prise concomitante de différents AINS est associée à des effets indésirables additifs.
Acide acétylsalicylique (AAS) à faible dose
L’ibuprofène peut interférer avec l’effet antiplaquettaire de l’AAS à faible dose (81-325 mg par jour). L’utilisation quotidienne à long terme de l’ibuprofène peut diminuer l’efficacité de l’AAS administré à des fins de cardioprotection et pour la prévention de l’accident vasculaire cérébral. Pour réduire cette interaction au minimum, les utilisateurs réguliers d’ibuprofène et de faibles doses d’AAS à libération immédiate doivent prendre l’ibuprofène au moins 1 heure après ou 11 heures avant l’AAS à faible dose. L’utilisation d’AAS à libération retardée (p. ex., entérosoluble) n’est pas recommandée pour les personnes qui prennent régulièrement de l’ibuprofène. Les professionnels de la santé doivent aviser les consommateurs et les patients de l’utilisation concomitante appropriée de l’ibuprofène et de l’AAS.
Antiacides
Une étude portant sur la biodisponibilité a révélé que l’administration d’un antiacide contenant de l’hydroxyde d’aluminium et de l’hydroxyde de magnésium ne nuisait pas à l’absorption de l’ibuprofène.
Antihypertenseurs
L’association d’un inhibiteur de l’enzyme de conversion de l’angiotensine, d’un antagoniste des récepteurs de l’angiotensine II ou d’un diurétique avec un AINS peut accroître le risque d’insuffisance rénale aiguë et d’hyperkaliémie. Dans une telle situation, on doit surveiller plus étroitement la tension artérielle et la fonction rénale (y compris les électrolytes), car il peut arriver que la tension artérielle s’accroisse de façon marquée.
Les prostaglandines sont un facteur important de l’homéostasie cardiovasculaire, et l’inhibition de leur synthèse par des AINS peut interférer avec la régulation de la circulation. Les AINS peuvent augmenter la tension artérielle des patients qui prennent des antihypertenseurs. Deux méta-analyses ont fait état de cette relation pour la classe des AINS et pour certains AINS en particulier, mais ni l’une ni l’autre des méta-analyses n’a permis de conclure à un effet significatif de l’ibuprofène sur la tension artérielle. Dans le même ordre d’idées, une étude de Davies et ses collaborateurs a démontré que la prise de 1600 mg d’ibuprofène par jour pendant 14 jours n’a pas atténué l’effet antihypertenseur de 2 bêtabloquants. Dans le cadre d’une étude menée par Houston et ses collaborateurs, un traitement de trois semaines par l’ibuprofène n’a pas eu d’effet sur l’efficacité antihypertensive du vérapamil, mais on ignore si cette absence d’interaction concerne aussi d’autres catégories de bloqueurs des canaux calciques.
En présence d’une diminution de la pression de perfusion rénale, les prostaglandines et l’angiotensine II deviennent d’importants médiateurs de l’autorégulation rénale. En tant que classe, l’association d’un AINS et d’un inhibiteur de l’enzyme de conversion de l’angiotensine pourrait, en théorie, causer une diminution de la fonction rénale. Une étude a mis en évidence une diminution cliniquement significative de la fonction rénale chez 4 patients parmi les 17 qui prenaient de l’hydrochlorothiazide et du fosinopril et qui avaient reçu 2400 mg/jour d’ibuprofène pendant un mois. Par contre, dans le cadre d’une étude menée par Minuz, l’administration de 1200 mg/jour d’ibuprofène pendant 2 jours n’a pas eu d’effet sur l’efficacité antihypertensive de l’énalapril ni sur la rénine ou l’aldostérone plasmatiques.
La relation entre l’ibuprofène et les antihypertenseurs n’est pas clairement définie. Avant de prescrire ces médicaments, il faut donc évaluer et soupeser les avantages et les risques d’une administration concomitante. Si l’ibuprofène est recommandé pour un traitement de longue durée, une vérification périodique de la tension artérielle est de mise. Il n’est pas nécessaire de surveiller la tension artérielle si l’ibuprofène est prescrit pour un traitement analgésique de courte durée.
Anticoagulants coumariniques
Les résultats de nombreuses études ont révélé que l’usage concomitant d’AINS et d’anticoagulants augmentait le risque d’effets indésirables gastro-intestinaux, telles que les ulcérations et les saignements. En raison du rôle important des prostaglandines dans l’hémostase et de l’effet des AINS sur la fonction plaquettaire, l’emploi concomitant d’ibuprofène et de warfarine exige une surveillance étroite afin de s’assurer qu’aucun changement de la dose d’anticoagulant n’est nécessaire. Plusieurs études comparatives de courte durée ont été effectuées; aucune n’a démontré que l’ibuprofène modifiait de manière significative le temps de prothrombine ni différents autres facteurs de coagulation lorsqu’il était administré à des personnes prenant des anticoagulants coumariniques. Néanmoins, le médecin doit être prudent en ce qui a trait à l’administration d’Advil plus acétaminophène à des patients prenant des anticoagulants.
Digoxine
Il a été démontré que l’ibuprofène augmentait la concentration sérique de digoxine. Une surveillance accrue et l’ajustement de la dose de glucoside digitalique peuvent être nécessaires pendant et après un traitement concomitant avec de l’ibuprofène.
Diurétiques
Des études cliniques ainsi que des observations aléatoires ont révélé que l’ibuprofène peut réduire l’effet natriurétique du furosémide et des thiazidiques chez certains patients. Cette réponse a été attribuée à l’inhibition de la synthèse des prostaglandines rénales. Au cours d’un traitement concomitant par l’ibuprofène, il faut surveiller étroitement le patient pour déceler tout signe d’insuffisance rénale et pour évaluer l’efficacité du diurétique.
Glucocorticoïdes
Les résultats de certaines études ont montré que la prise simultanée d’un AINS et d’un glucocorticoïde par voie orale entraîne une augmentation du risque d’effets digestifs indésirables tels que l’ulcération et les saignements, surtout chez les personnes âgées de plus de 65 ans.
Antagonistes des récepteurs H2
Lors d’études menées auprès de sujets humains volontaires, l’administration simultanée de cimétidine ou de ranitidine et d’ibuprofène n’a pas eu d’effet important sur la concentration sérique d’ibuprofène.
Agents hypoglycémiants
L’ibuprofène peut augmenter les effets hypoglycémiants de l’insuline et des agents antidiabétiques administrés par voie orale.
Lithium
Dans le cadre d’une étude menée auprès de 11 volontaires en bonne santé, l’ibuprofène a entraîné l’augmentation de la concentration plasmatique de lithium et la réduction de la clairance rénale de celui-ci. La concentration minimale moyenne de lithium a augmenté de 15 %, et la clairance rénale du lithium a diminué de 19 % pendant la période d’administration concomitante des médicaments. Cet effet a été attribué à l’inhibition de la synthèse des prostaglandines rénales par l’ibuprofène. Par conséquent, lorsque l’ibuprofène et le lithium sont administrés en association, il faut surveiller étroitement le sujet pour déceler tout signe de toxicité du lithium.
Méthotrexate
Il a été rapporté que l’ibuprofène, tout comme d’autres AINS, avait provoqué une inhibition compétitive de l’accumulation du méthotrexate dans des coupes rénales de lapins. Cela peut indiquer que l’ibuprofène est susceptible d’augmenter la toxicité du méthotrexate. Il faut donc administrer l’ibuprofène avec prudence aux patients qui reçoivent du méthotrexate.
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS)
Des études font état d’une augmentation du risque d’ulcération et d’hémorragie gastro-intestinales lorsque l’ibuprofène et d’autres AINS sont pris en concomitance avec des ISRS comparativement à l’emploi de l’un ou l’autre de ces agents en monothérapie (voir MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal).
Autres médicaments
Bien que l’ibuprofène se lie fortement aux protéines plasmatiques, les interactions avec d’autres médicaments qui se lient aussi aux protéines sont rares. Néanmoins, il faut faire preuve de prudence lorsque d’autres médicaments qui ont également une grande affinité avec des sites de liaison des protéines sont utilisés en même temps. Aucune interaction n’a été signalée lorsque l’ibuprofène a été utilisé avec le probénécide, la thyroxine, des antibiotiques, la cyclosporine, la phénytoïne, des corticostéroïdes ou des benzodiazépines.
ACÉTAMINOPHÈNE
Acétaminophène
L’administration de ce médicament avec d’autres produits qui contiennent de l’acétaminophène, des médicaments hépatotoxiques (y compris l’alcool) ou des inducteurs des enzymes hépatiques peut accroître le risque d’hépatotoxicité.
Anticoagulants
La prise de doses importantes d’acétaminophène sur une longue période peut potentialiser les effets de certains anticoagulants, dont la warfarine; un ajustement de la dose de l’anticoagulant peut s’imposer.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’ibuprofène, comme tous les AINS, est un médicament analgésique, antipyrétique et anti-inflammatoire. Des données probantes appuient le point de vue selon lequel le principal mode d’action de l’ibuprofène (et des autres AINS) est lié à l’inhibition de la biosynthèse des prostaglandines.
Les prostaglandines sont des dérivés d’acide gras naturellement présents et largement distribués dans les tissus. On croit qu’elles sont un facteur commun de la production de la douleur, de la fièvre et de l’inflammation. On croit également que les prostaglandines sensibilisent les tissus à des médiateurs produisant la douleur et l’inflammation comme l’histamine, la 5−hydroxytryptamine et les kinines. La cyclo-oxygénase (COX) est l’enzyme qui déclenche l’étape finale de la biosynthèse des prostaglandines. Des données probantes indiquent que le principal mode d’action analgésique/antipyrétique des AINS repose sur l’inhibition de la biosynthèse des prostaglandines. D’autres effets pharmacologiques comme la stabilisation du lysosome et de la membrane cytoplasmique ont été observés, mais le lien éventuel de ces effets avec l’action analgésique et antipyrétique de l’ibuprofène n’est pas clairement établi.
L’acétaminophène n’exerce aucun effet anti-inflammatoire important. Son mode d’action n’a pas été complètement élucidé, mais pourrait comprendre l’inhibition de la cyclo-oxygénase dans le système nerveux central et l’activation des voies sérotoninergiques centrales. En général, l’acétaminophène exerce une activité anti-inflammatoire plus faible que les AINS. L’ibuprofène et l’acétaminophène ont tous deux été largement étudiés, et leurs marges d’efficacité et d’innocuité chez l’humain sont bien établies.
10.2 Pharmacodynamie
Dans les épreuves d’activité antinociceptive menées sur des modèles animaux, l’association d’acétaminophène et de divers AINS a eu soit des effets synergiques, soit des effets additifs.
Miranda et ses collaborateurs ont réalisé une étude sur l’association de divers AINS avec l’acétaminophène chez des souris, dont ils ont mesuré l’activité analgésique au moyen d’une épreuve de contraction de l’abdomen sous l’effet de l’acide acétique (épreuve de contorsions). Une analyse isobolographique leur a permis de déterminer que l’association de l’ibuprofène et de l’acétaminophène exerçait un effet synergique.
IBUPROFÈNE
Pharmacologie animale
Après l’administration par voie orale de doses uniques de 20 à 150 mg/kg d’ibuprofène marqué au 14C à des rats, la concentration plasmatique maximale était atteinte dans le temps le plus court étudié ou avant (20 minutes dans le groupe 20 mg/kg et 45 minutes dans le groupe 150 mg/kg), et les concentrations maximales étaient atteintes 45 minutes après l’administration de la dose dans presque tous les tissus analysés. Les concentrations plasmatiques et tissulaires devenaient très basses 6 heures après l’administration de la dose de 20 mg/kg et 17 heures après l’administration de la dose de 150 mg/kg. De 16 à 38 % de la dose quotidienne d’ibuprofène était excrétée dans l’urine.
Une dose comparable a été administrée à des chiens pendant des périodes allant jusqu’à six mois sans qu’aucun signe d’accumulation du médicament ou de ses métabolites soit mis en évidence.
Inhibition de l’agrégation plaquettaire chez les animaux
À l’instar de nombreux autres AINS, l’ibuprofène inhibe l’agrégation plaquettaire, comme le démontre la prévention d’un dépôt plaquettaire chez le chien ayant subi un pontage aorto‑pulmonaire par greffe. L’action protectrice du médicament contre l’embolie pulmonaire mortelle chez des lapins ayant reçu une injection intraveineuse d’acide arachidonique peut également être liée à l’inhibition plaquettaire. Différentes prostaglandines et le thromboxane A2 (TXA2) interviennent dans le processus normal d’agrégation plaquettaire. Les inhibiteurs de la cyclo-oxygénase réduisent la production et la libération de TXA2, ce qui diminue l’agrégation plaquettaire. L’ibuprofène peut également réduire la fluidité des membranes plaquettaires, ce qui réduit l’agrégation, mais on ne sait pas dans quelle proportion l’inhibition de la synthèse du TXA2 participe à cet effet.
Pharmacologie humaine
Deux métabolites de l’ibuprofène ont été isolés dans l’urine de patients qui avaient été traités pendant un mois par ce médicament. Les métabolites ont été identifiés comme étant l’acide phénylpropionique 2-4’, (2-hydroxy-2-méthylpropyl) (métabolite A) et l’acide phénylpropionique 2−4’ (2-carboxypropyl) (métabolite B). Environ un tiers de la dose a été excrété dans l’urine des patients sous forme de métabolite B, un dixième sous forme d’ibuprofène inchangé, et un dixième sous forme de métabolite A. Le reste de la dose n’a pas pu être identifié dans l’urine.
Effets de l’ibuprofène sur l’agrégation plaquettaire, le temps de saignement et le temps de coagulation chez des volontaires en bonne santé
Des études sur l’agrégation plaquettaire ont été menées en utilisant la méthode Sekhar. Une diminution considérable de l’agrégation plaquettaire a été observée à une dose de 1800 mg d’ibuprofène par jour pendant 28 jours.
L’ibuprofène a eu moins d’effet sur l’agrégation provoquée par l’adénosine-diphosphate (ADP) que sur l’agrégation provoquée par le collagène. Le traitement par l’ibuprofène n’a eu aucun effet sur l’agrégation plaquettaire induite par recalcification de plasma citraté riche en plaquettes (une réaction provoquée par la thrombine). De même, l’ibuprofène n’a pas eu d’incidence sur le temps de coagulation du sang entier ou de recalcification, ni sur le temps de prothrombine. Une augmentation significative et proportionnelle à la dose du temps de saignement mesuré 2 heures après l’administration de l’ibuprofène a été observée.
D’après des données expérimentales, l’ibuprofène pourrait inhiber les effets de l’AAS à faible dose (de 81 à 325 mg par jour) sur l’agrégation plaquettaire lorsqu’il est administré de façon concomitante. Dans une étude, la prise d’une dose unique d’ibuprofène à 400 mg dans les 8 heures précédant ou dans les 30 minutes suivant la prise d’AAS à libération immédiate a entraîné une diminution de l’effet de l’AAS sur la formation de thromboxane ou l’agrégation plaquettaire. Toutefois, les limites de ces données et les incertitudes entourant l’extrapolation de données ex vivo à la situation clinique signifient qu’aucune conclusion définitive ne peut être tirée quant à l’utilisation régulière d’ibuprofène. En outre, on considère qu’aucun effet cliniquement significatif n’est susceptible de survenir à la suite de l’utilisation occasionnelle d’ibuprofène.
10.3 Pharmacocinétique
Les deux médicaments sont bien absorbés, l’ibuprofène se liant fortement aux protéines comparativement à l’acétaminophène. Ils subissent tous deux une biotransformation oxydative dans le foie par différentes voies du cytochrome P450, et produisent des glucuroconjugués et des sulfates qui sont ensuite excrétés principalement dans l’urine. La biotransformation de l’acétaminophène produit un intermédiaire réactif, la N-acétyl-p-benzoquinone imine (NAPQI), qui est détoxifié par sa conjugaison au glutathion pour former ainsi des métabolites de cystéine et d’acide mercapturique. Aucune interaction médicamenteuse importante entre l’ibuprofène et l’acétaminophène n’est attendue lorsqu’ils sont administrés en concomitance.
Absorption : L’ibuprofène est absorbé rapidement et presque complètement. Les concentrations sériques atteignent leur maximum en 1 à 2 heures chez les adultes. Chez des enfants fébriles âgés de 3 mois à moins de 12 ans, les concentrations sériques maximales d’ibuprofène ont été atteintes en 1,60 et en 1,54 heure lorsqu’il était administré à raison de 5 mg/kg et de 10 mg/kg, respectivement. Dans le cadre d’une étude menée par Nahata, les concentrations sériques maximales ont été atteintes en 1,1 et en 1,2 heure à ces doses respectives. Lors d’une étude semblable menée par Walson chez des enfants fébriles, les concentrations sériques maximales de l’ibuprofène en suspension ont été atteintes en 1,3 et en 1,7 heure pour les doses respectives de 5 mg/kg et de 10 mg/kg. Également d’après Walson, la concentration plasmatique moyenne de l’ibuprofène 1 heure après son administration a été de 21,7 ± 6,7 et de 28,4 ± 15,2 μg/mL pour une dose de 5 mg/kg et de 10 mg/kg, respectivement. Les aliments diminuent la vitesse d’absorption, mais non le degré d’absorption.
L’acétaminophène est absorbé par diffusion passive, principalement dans l’intestin grêle.
L’administration d’une seule dose d’Advil plus acétaminophène (deux comprimés d’ibuprofène 12 mg / acétaminophène 250 mg) en même temps qu’un repas riche en calories et en gras diminue l’ampleur de l’exposition (ASCT) de l’ibuprofène de 15 %, mais n’a aucune conséquence sur l’ASCT de l’acétaminophène, et diminue la concentration maximale (Cmax) de l’ibuprofène et de l’acétaminophène d’environ 37 %, par rapport à des conditions à jeun chez les adultes en santé. Le temps médian pour atteindre la Cmax (Tmax) de l’ibuprofène et de l’acétaminophène a été retardé d’environ 1,6 et 1,9 heure, respectivement, lorsque le médicament était pris avec de la nourriture plutôt qu’à jeun. De façon générale, ces différences ont des conséquences cliniques minimes. Par conséquent, les comprimés Advil plus acétaminophène peuvent être pris avec ou sans aliments.
Distribution : Après l’administration orale, le volume de distribution est de 0,1 à 0,2 L/kg chez les adultes. Chez les enfants fébriles, le volume de distribution de l’ibuprofène est de 0,18 et de 0,22 L/kg aux doses respectives de 5 mg/kg et de 10 mg/kg.
À des concentrations thérapeutiques, l’ibuprofène se lie fortement au plasma humain entier et au site II de l’albumine purifiée. L’ibuprofène et ses métabolites ne s’accumulent pas de manière appréciable dans le plasma après l’administration de doses répétées.
L’excrétion de l’ibuprofène dans le lait maternel après l’ingestion d’un comprimé d’ibuprofène à 400 mg toutes les 6 heures, pour un total de 5 doses, a été inférieure au seuil de détection (c.‑à-d. 1 μg/mL). Toutefois, une étude ultérieure ayant eu recours à une méthode plus sensible a montré que l’ibuprofène était rapidement excrété dans le lait maternel et que 30 minutes après l’ingestion orale de 400 mg d’ibuprofène, la concentration dans le lait maternel était de 13 ng/mL. Le coefficient lait-plasma, établi à 1:126, signifie que le nourrisson allaité est exposé à environ 0,0008 % de la dose maternelle. On ignore si l’ibuprofène traverse le placenta.
L’acétaminophène se lie au plasma humain dans une proportion de 10 à 25 % seulement, ce qui semble indiquer que l’ibuprofène et l’acétaminophène ont une propension négligeable à se déloger mutuellement des sites de liaison aux protéines qui ne devrait avoir aucune conséquence clinique lors de leur administration concomitante.
Métabolisme : L’ibuprofène est un mélange racémique d’ibuprofène R(−) et d’ibuprofène S(+). L’ibuprofène R‑(−) subit une importante conversion énantiomérique en ibuprofène S‑(+) chez l’humain, dans une proportion moyenne de 53 à 65 %. L’énantiomère S‑(+) semble être l’énantiomère le plus actif de l’ibuprofène. Deux principaux métabolites, l’acide propionique 2-[4-(2-carboxypropyl)phényl] et l’acide propionique 2‑[4‑(2‑hydroxy‑2‑méthylpropyl], ont été identifiés dans le plasma et l’urine. Les métabolites 1-hydroxy-ibuprofène et 3‑hydroxy-ibuprofène ont également été trouvés dans l’urine en très petites concentrations. L’enzyme 2C9 du cytochrome P450 constitue l’agent catalytique le plus important dans la formation de tous les métabolites oxydatifs de l’ibuprofène R-(−) et S-(+). Environ 80 % d’une dose est récupérée dans l’urine, principalement sous forme de carboxymétabolites et d’hydroxymétabolites conjugués. L’ibuprofène ne semble pas provoquer la formation d’enzymes responsables de la biotransformation des médicaments chez les rats.
L’ibuprofène est en grande partie métabolisé dans le foie en 2-hydroxy-ibuprofène et en carboxy-ibuprofène, qui sont par la suite presque entièrement conjugués par glucuroconjugaison et sulfatation. Une petite portion (10 %) de la dose d’ibuprofène est conjuguée directement. Le CYP2C9 sert d’intermédiaire à la formation des métabolites hydroxyl et carboxy, et il semblerait que le CYP2C8 participe aussi à ce processus d’oxydation. Les métabolites de l’ibuprofène n’exercent aucune activité pharmacologique apparente. La figure 1 illustre des voies de biotransformation de l’ibuprofène. Figure 1. Biotransformation de l’ibuprofène.
L’acétaminophène est en majeure partie biotransformé directement par glucuroconjugaison et sulfatation, et une portion plus petite de la dose est oxydée par le cytochrome P450 (CYP). Sa biotransformation oxydative produit un intermédiaire réactif, la NAPQI, qui est détoxifié par conjugaison au glutathion, formant ainsi des métabolites de cystéine et d’acide mercapturique. L’isoforme CYP2E1 hépatique sert d’intermédiaire à la formation de la NAPQI. Deux autres métabolites catéchols mineurs sont produits, sans doute par le CYP2A6, et se conjuguent par la suite avec un glucuronide ou un sulfate. Les métabolites n’exercent pas d’effet analgésique. La figure 2 illustre les voies de biotransformation de l’acétaminophène. 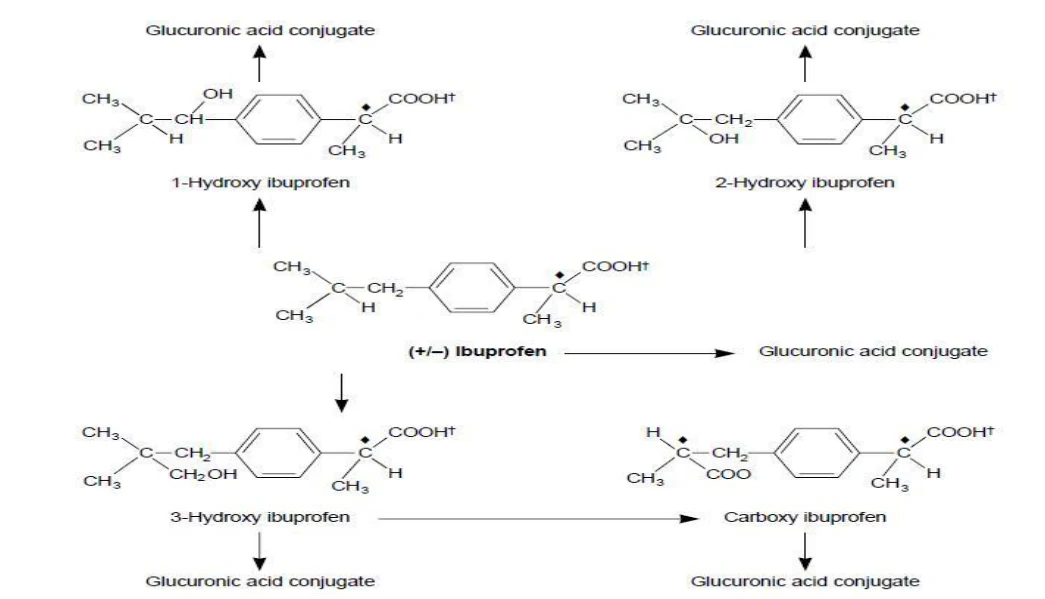
Figure 2. Biotransformation de l’acétaminophène
Comme les deux molécules n’ont aucune voie métabolique commune (cytochrome P450), la possibilité qu’elles se livrent concurrence dans les sites de biotransformation oxydative est négligeable. Aucune des molécules n’a semblé avoir d’effet inducteur sur les enzymes du cytochrome P450. Les deux molécules mères et leurs métabolites oxydatifs font l’objet d’une glucuronoconjugaison et d’une sulfatation. Bien qu’il soit possible que les deux molécules se livrent concurrence pour les enzymes de conjugaison, la probabilité d’une interaction importante est faible. Le principal isoforme de l’UDP-glucuronosyl-transférase (UGT) responsable de la glucuronoconjugaison de l’ibuprofène est l’UGT2B7, avec une participation mineure de l’UGT1A3, de l’UGT1A9 et de l’UGT2B4. L’isoforme responsable de la glucuronoconjugaison des métabolites oxydatifs de l’ibuprofène n’a pas été déterminé; toutefois, dans les métabolites oxydatifs, le site de glucuronoconjugaison est le même fragment d’acide carboxylique que celui qui est conjugué dans la molécule mère (figure 1), et il a été démontré que l’UGT2B7 est l’isoforme privilégié par les acides de glucuronoconjugaison. La glucuronoconjugaison de l’acétaminophène s’effectue principalement par l’intermédiaire de l’UGT1A1, de l’UGT1A6 et de l’UGT1A9. L’UGT1A9 semble participer à la fois à la biotransformation de l’ibuprofène et à celle de l’acétaminophène, mais la probabilité d’une interaction d’importance clinique découlant de la concurrence livrée pour cette enzyme semble faible puisque l’UGT1A9 ne joue qu’un rôle mineur dans l’élimination de l’ibuprofène. De plus, l’UGT1A9 agit comme une enzyme de faible affinité et de haute capacité durant la glucuronoconjugaison de l’ibuprofène et de l’acétaminophène. Les voies métaboliques collatérales, y compris les sulfotransférases, qui s’offrent aux deux molécules et à leurs métabolites auraient la capacité potentielle – lorsque les doses de ces médicaments sont comprises dans l’éventail des doses thérapeutiques – d’accommoder les substrats rejetés par les sites inhibés. Aucune saturation de la biotransformation et de l’élimination de l’ibuprofène n’a été notée à des doses orales allant jusqu’à 1200 mg, et une augmentation compensatrice de la sulfatation de l’acétaminophène a été observée en présence d’enzymes saturées, comme dans le cas d’une surdose. La dose quotidienne maximale possible de l’association à doses fixes est de 750 mg d’ibuprofène et de 1500 mg d’acétaminophène par jour, ce qui est considérablement moins que les doses maximales actuelles des 2 produits en vente 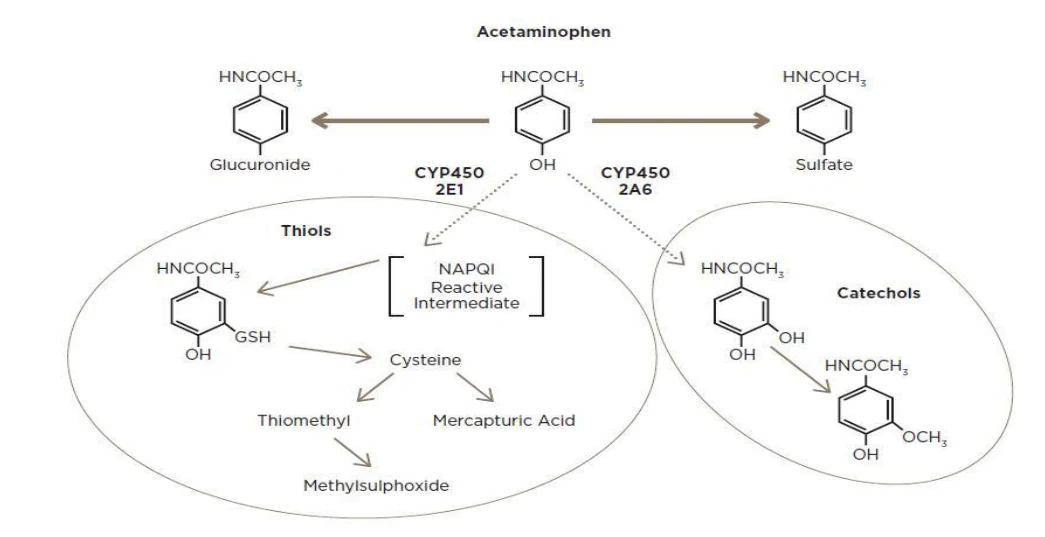 libre, soit 1200 mg pour l’IBU et 4000 mg pour l’acétaminophène. La posologie combinée proposée équivaut à 15 mg/kg d’IBU et à 25 mg/kg d’APAP pour un sujet humain pesant 60 kg.
Excrétion : La demi-vie plasmatique de l’ibuprofène chez les adultes est de 1,5-2,0 heures. Chez les enfants fébriles, la demi-vie plasmatique de l’ibuprofène est de 1,65 et de 1,48 heure aux doses respectives de 5 mg/kg et de 10 mg/kg. La molécule mère et ses métabolites sont principalement excrétés dans l’urine; la bile et les matières fécales sont des voies d’élimination relativement peu importantes. La récupération totale dans l’urine en l’espace de 24 heures correspond à 70 à 90 % de la dose administrée.
Il n’y a pas de données indiquant un changement de la biotransformation ou de l’élimination de l’ibuprofène chez les personnes âgées. Une étude visant à comparer les paramètres pharmacocinétiques de l’ibuprofène chez des sujets âgés (de 65 à 78 ans) et chez des jeunes adultes (de 22 à 35 ans) n’a révélé aucune différence d’importance clinique entre ces deux groupes d’âge. De plus, aucune différence statistiquement significative n’a été observée entre les deux populations en ce qui concerne les schémas d’élimination urinaire du médicament et de ses principaux métabolites.
On a également évalué les paramètres pharmacocinétiques de l’ibuprofène chez les enfants, et la biotransformation du médicament chez ces derniers a été comparable à celle que l’on observe chez les adultes. D’après les observations de Walson, la concentration plasmatique maximale d’ibuprofène était atteinte en 1,5 heure lorsqu’on administrait la dose de 10 mg/kg à des enfants de moins de 12 ans; la concentration plasmatique diminuait par la suite, et la demi-vie plasmatique était de 1,8 heure. Ainsi, le profil pharmacocinétique de l’ibuprofène semble comparable chez tous les groupes d’âge étudiés.
La principale voie d’excrétion de l’acétaminophène et de ses métabolites est l’urine. L’acétaminophène et ses métabolites sont totalement éliminés par excrétion rénale. Une dose d’acétaminophène prise par voie orale est excrétée dans des proportions de 40 à 65 % et de 25 à 35 % sous forme de conjugués glucuronés et sulfatés, respectivement. Une dose est excrétée dans une proportion de 3 à 6 % sous forme de métabolites du catéchol et de leurs conjugués, et se retrouve dans l’urine dans une proportion de 5 à 12 % sous forme de produits de la conjugaison de la NAPQI et du glutathion. La molécule mère inchangée représente moins de 5 % de la dose retrouvée dans l’urine.
11 ENTREPOSAGE ET STABILITÉ
Les comprimés Advil plus acétaminophène doivent être conservés à la température ambiante (15-30 °C), dans un contenant bien fermé.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Ibuprofène
Nom chimique : acide α-méthyle-4-(2-méthylpropyl)benzènéthanoïque
Autres dénominations : acide p-isobutylhydratropique acide 2-(4-isobutylphényl)-propionique
Formule moléculaire et masse moléculaire : C13H1802; 206,28 daltons
Formule de structure :
Propriétés physicochimiques : Poudre ou cristaux blancs ou blanc cassé dégageant une odeur caractéristique.
Solubilité : Faiblement soluble dans l’eau (< 1,0 mg/mL), soluble dans une proportion de 1/1,5 dans l’alcool, de 1/1 dans le chloroforme, de 1/2 dans l’éther et de 1/1,5 dans l’acétone. L’ibuprofène est aussi soluble dans une solution aqueuse d’hydroxydes alcalins et de carbonates.
Valeurs de pKa et de pH : pH : 4,6-6,0, dans une solution 1/20 pKa : 4,43
Point de fusion : 75-77 °C
Substance pharmaceutique
Nom propre : Acétaminophène
Nom chimique : N-acétyl-p-aminophénol
CH3 
COOH 
CH3 
H3C
Formule moléculaire et masse moléculaire : C8H9NO2 151,1 daltons
Formule de structure :
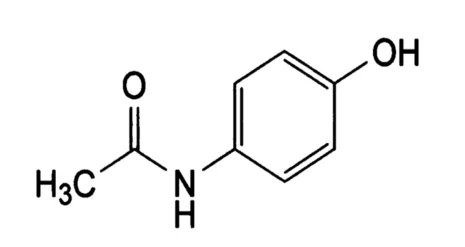
Propriétés physicochimiques : Poudre crystalline blanche
Solubilité : La solubilité de l’acétaminophène dans l’eau à une température de 25 °C est essentiellement constante (14,95-15,17 mg/mL) dans la gamme de pH pertinente d’un point de vue biologique, c’est-à-dire de 2,0 à 7,6, ce qui cadre avec la structure de l’acétaminophène, qui en fait un acide faible
Valeurs de pKa et de pH : 5,1-6,5 (pH en suspension aqueuse); pKa : 9,5
Point de fusion : 168-172 °C
Formule moléculaire et masse moléculaire : C8H9NO2; 151,16 daltons
14 ESSAIS CLINIQUES
Sept essais cliniques sur 1477 sujets répartis aléatoirement ont été menés pour étayer la mise au point de la formule d’ADF IBU/APAP. L’efficacité a été évaluée dans 4 études. Trois études pharmacocinétiques ont évalué la pharmacologie clinique de l’IBU et de l’APAP. Toutes les 7 études ont évalué l’innocuité de l’ADF IBU/APAP.
En tout, 102 sujets ont été répartis aléatoirement et traités dans les trois études de phase 1. En tout, 394 sujets ont été répartis aléatoirement dans le cadre de l’étude de validation de principe pour mesurer l’efficacité contre la douleur dentaire, B5061001, et 691 sujets ont été répartis aléatoirement dans le cadre des études pivots d’efficacité d’une dose contre la douleur dentaire et de multiples doses contre la douleur dentaire, B5061003 et B5061004. En tout, 290 sujets ont été répartis aléatoirement dans l’étude d’efficacité dans le cadre de l’étude pivot d’efficacité B5061002.
Cette section résume les études pivots d’efficacité menées pour étayer l’ADF IBU 250 mg / APAP 500 mg.
Les résultats des trois études pivots d’efficacité ont démontré que le profil d’efficacité d’Advil plus acétaminophène est supérieur à celui du placebo pour les indications analgésiques et antipyrétiques. Il a été démontré que l’effet analgésique de l’ADF est supérieur à celui de doses en monothérapie des deux composants.
L’ADF a été bien tolérée durant les études cliniques; le profil d’innocuité était comparable à celui de chacun des composants et aucun nouveau problème d’innocuité n’a été identifié.
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
La conception et les objectifs des trois études pivots d’efficacité, ainsi que les données démographiques et la taille des groupes étudiés, sont affichés au tableau 4.
Tableau 4. Conception et caractéristiques démographiques de l’étude
No de
protocole
Conception et objectif de
l’étude
Groupes étudiés
Nbre de sujets
Données démographiques (Nbre de sujets)
Durée du traitement
B5061002
Méthodologie : Étude d’efficacité et d’innocuité, phase 3, unicentrique, de 8 heures, dose unique, randomisée, à double insu, avec placebo,
entièrement factorielle, à groupe parallèle; sujets : hommes en santé hospitalisés.
Objectif : Évaluer l’innocuité et l’efficacité antipyrétique d’une dose orale unique d’ADF de comprimés IBU 250 mg / APAP 500 mg comparativement à celles des comprimés APAP 500 mg, des comprimés IBU 250 mg et d’un placebo auprès de sujets chez qui une pyrexie a été provoquée par l’administration intraveineuse d’un extrait standardisé d’endotoxine.
ADF : IBU à 250 mg/APAP à 500 mg
APAP à 500 mg
IBU à 250 mg
Placebo
290 inscrits
267 ont terminé
Sexe : 273 H / 0 F Âge moyen
(min./max.) :
32,2 ans
(18 à 55 ans)
Race : PB / PN / PA / AE :
213 / 44 / 6 / 10
Dose unique
B5061003 Méthodologie : Étude de la douleur
associée à une chirurgie dentaire, phase 3, de 12 heures, 4 groupes, dose unique, randomisée, double insu, avec placebo, à groupe parallèle, unicentrique, sujets hospitalisés.
Objectif : Déterminer l’innocuité et l’efficacité analgésique d’une dose
ADF : IBU à 250 mg/APAP à 500 mg
IBU à 250 mg
APAP à 650 mg (Tylenol® Formule Ordinaire)
568 inscrits
560 ont terminé
Sexe : 233 H / 335 F Âge moyen
(min./max.) :
19,5 ans
(18 à 33 ans)
Race : PB / PN / PA / AE :
537 / 4 / 8 / 19
Dose unique Tableau 4. Conception et caractéristiques démographiques de l’étude
No de
protocole
Conception et objectif de
l’étude
Groupes
étudiés
Nbre de sujets
Données démographiques (Nbre de sujets)
Durée du traitement orale unique d’ADF IBU 250 mg / APAP 500 mg comparativement à celles de l’IBU 250 mg seul, de l’APA 650 mg (Tylenol® Formule Ordinaire) seul, et d’un placebo.
Placebo
B5061004
Méthodologie : Essai sur la douleur associée à une chirurgie dentaire, phase 3, de 48 heures, unicentrique, doses multiples, intervalle posologique fixe, randomisé, avec placebo, stratification par sexe et par douleur de départ, à double insu, groupe parallèle, sujets hospitalisés.
Objectif : Comparer l’innocuité et l’efficacité analgésique de l’ADF IBU 250 mg/APAP 500 mg toutes les 8 heures à un placebo pendant une période de 48 heures après l’extraction de ≥ 3 troisièmes molaires.
ADF : IBU à
250 mg/APAP à
500 mg
Placebo
123 inscrits 112 ont terminé
Sexe : 56 H / 67 F Âge moyen
(min./max.) :
21,8 ans
(18 à 38 ans)
Race : PB / PN / PA / AE :
112 / 3 / 1 / 7
Doses multiples
EI = effet indésirable; APAP = acétaminophène; ADF = association à doses fixes; PA = personne asiatique; PN = personne noire; F = femme; IBU = ibuprofène; H = homme; AE = autre ethnicité; PB = personne blanche.
14.2 Résultats de l’étude
En tout, trois études pivots d’efficacité clinique ont été réalisées. Une étude sur l’administration d’une dose unique pour soulager la douleur dentaire a été entreprise pour démontrer que l’ADF était supérieure aux deux analgésiques en monothérapie. Une étude de détermination de la dose et d’administration de doses multiples pour soulager la douleur dentaire a ensuite été réalisée pour établir l’efficacité soutenue de l’ADF lors de l’administration de doses multiples et confirmer que la gamme posologique retenue était adéquate. Enfin, une étude sur le soulagement de la fièvre provoquée chez des adultes a été menée pour établir l’efficacité de l’ADF comparativement aux deux analgésiques en monothérapie et à un placebo.
Étude sur l’administration d’une dose unique pour le soulagement de la douleur dentaire (B5061003)
Une étude sur le soulagement de la douleur dentaire procuré par une seule dose d’analgésique a été menée auprès d’adultes souffrant de douleur postopératoire après l’extraction d’au moins trois dents de sagesse (troisièmes molaires). Il s’agissait d’un essai entièrement factoriel, comparatif avec placebo et agent actif, à répartition aléatoire et comportant quatre groupes étudiés. Les sujets ont été surveillés durant 12 heures après la prise du traitement. L’ADF était IBU 250 mg/APAP 500 mg (deux comprimés d’IBU 125 mg / APAP 250 mg). La dose comparative d’ibuprofène (IBU) en monothérapie était de 250 mg (2 comprimés à 125 mg). La dose comparative d’acétaminophène (APAP) en monothérapie était de 650 mg (sous forme de comprimés réguliers à libération immédiate, c’est-à-dire 2 comprimés à 325 mg). Le paramètre d’évaluation principal était le score SPID[11]0-8 (somme des variations de l’intensité de la douleur pondérée dans le temps) sur une échelle d’évaluation de la sévérité de la douleur de 11 points, de l’heure 0 (moment de la prise du médicament) à l’heure 8.
Tous les traitements actifs se sont révélés significativement plus efficaces que le placebo. En outre, l’ADF a été significativement plus efficace que l’IBU à 250 mg seul et que l’APAP à 650 mg seul d’après le paramètre d’évaluation principal (SPID[11]0-8; voir tableau 5). L’ADF a aussi été significativement supérieure à l’IBU à 250 mg seul et à l’APAP à 650 mg seul pour ce qui est de la majorité des paramètres d’évaluation secondaires. La durée du soulagement procuré par l’ADF a été significativement plus longue que celle observée avec l’APAP à 650 mg seul et légèrement plus longue que celle observée avec l’ABU à 250 mg seul, la médiane du temps écoulé avant l’échec du traitement ayant été de 629 minutes. Les patients ayant reçu l’ADF ont en outre signalé un soulagement perceptible plus rapidement (médiane : 47,9 minutes) que les patients ayant reçu l’un ou l’autre des agents en monothérapie.
De façon générale, aucun nouveau problème d’innocuité n’a été découvert, et tous les traitements actifs ont été bien tolérés.
Tableau 5. Score SPID[11]0-8 – Ensemble d’analyse intégral
Placebo
N = 56
ADF : IBU à
250 mg/APAP
à 500 mg
N = 172
IBU 250 mg
N = 175
APAP
650 mg
N = 165
Erreur quadratique moyenne
Valeur pa
Moyenne
(ÉT)
4,1 (19,0) 34,3 (19,6) 28,9 (20,5) 19,4 (20,0) 19,640 < 0,001*
Médiane 0,0 37,3 30,5 16,8
Min. –
max.
(-30,8 – 57,8) (-14,8 – 76,8) (-23,5 – 70,5) (-23,0 – 70,3)
VMMC
(e.t.)a
4,3 (2,6) 34,4 (1,5) 28,7 (1,5) 19,6 (1,6)
Comparaisons par paires ADF : IBU à
250 mg/APAP
à 500 mg
vs
Placebo
ADF : IBU à
250 mg/APAP
à 500 mg
vs
IBU
250 mg
ADF : IBU à 250 mg/APAP
à 500 mg
vs
APAP
650 mg
IBU
250 mg
vs
Placebo
APAP
650 mg vs
Placebo
IBU
250 mg vs
APAP
650 mg
Diff. tr.b 30,08 5,66 14,76 24,42 15,32 9,10 IC à 95 %b (24,14 –
36,02)
(1,51 – 9,80) (10,55 –
18,97)
(18,50 –
30,35)
(9,35 – 21,29)
(4,90 – 13,31) Valeur pa < 0,001 P 0,008 P < 0,001 P < 0,001 P < 0,001 P < 0,001 P * p ≤ 0,05 pour l’effet thérapeutique.
Abréviations : ADF = association à doses fixes; ANCOVA = analyse de covariance; APAP = acétaminophène; diff. tr. = différence entre les traitements; e.t. = erreur type; ÉT = écart type; IBU = ibuprofène; IC = intervalle de confiance; mg = milligramme; N = nombre de sujets; SPID[11]0-8 = somme des variations de l’intensité de la douleur pondérée dans le temps sur une échelle d’évaluation de la sévérité de la douleur de 11 points, de l’heure 0 à l’heure 8; VMMC = variation moyenne (moindres carrés).
a VMMC, e.t. et valeurs p d’après un modèle ANCOVA utilisant le traitement, le sexe et l’évaluation catégorique initiale de la sévérité de la douleur comme variables de classification, et l’évaluation numérique initiale de la sévérité de la douleur comme covariable continue.
b Les différences entre les traitements (premier traitement - second traitement) et les IC à 95 % correspondants ont été calculés d’après les VMMC établies selon le modèle décrit au point a.
P : Le premier traitement mentionné est significativement supérieur au second au seuil de 0,05.
Étude sur l’administration de doses multiples pour le soulagement de la douleur dentaire (B5061004)
Une étude sur le soulagement de la douleur dentaire procuré par la prise de doses multiples a été réalisée auprès d’adultes souffrant de douleur postopératoire après l’extraction d’au moins trois dents de sagesse (troisièmes molaires). Il s’agissait d’un essai comparatif avec placebo et à répartition aléatoire comportant deux groupes étudiés. Le médicament à l’étude a été administré aux sujets à heures fixes, c’est-à-dire toutes les 8 heures durant 48 heures. Le paramètre d’évaluation principal était le score SPID[11] de 0 à 24 heures.
L’ADF IBU 250 mg / APAP 500 mg (deux comprimés d’IBU 125 mg / APAP 250 mg) s’est révélée significativement plus efficace que le placebo pour ce qui est du paramètre d’évaluation principal, c’est-à-dire le score SPID[11]0-24 (voir tableau 6) et de la majorité des paramètres d’évaluation secondaires durant les 48 heures de l’étude. En outre, les résultats montrent que l’ADF a procuré un soulagement significativement plus long et un soulagement perceptible significativement plus rapide (médiane : 59,2 minutes) que le placebo.
De façon générale, aucun nouveau problème d’innocuité n’a été découvert, et le traitement actif a été bien toléré dans cette étude.
Tableau 6. Score SPID[11]0-24 – Ensemble d’analyse intégral
Placebo
N = 41
ADF : IBU à 250 mg/APAP à
500 mg
N = 82
Moyenne (ÉT) -7,05 (54,525) 64,58 (64,554) Médiane -16,00 67,25 Min. – max. (-71,0 – 161,8) (-44,8 – 206,0) VMMC (e.t.)a -8,13 (9,426) 64,76 (6,676) ADF : IBU à 250 mg/APAP à 500 mg vs placebo Valeur p EQMb
Diff.c IC à 95 %c Valeur
pa
Tr.∗sexed Tr.∗basee
72,89 (50,075 – 95,707) < 0,001∗ 0,380 0,444 60,188 ∗ p ≤ 0,05 pour l’effet du traitement ou l’effet de l’interaction.
Abréviations : ADF = association à doses fixes; ANCOVA = analyse de covariance; APAP = acétaminophène; diff. = différence; EQM = erreur quadratique moyenne; e.t. = erreur type; ÉT = écart type; IBU = ibuprofène; IC = intervalle de confiance; mg = milligramme; N = nombre de sujets; SPID[11]0-24 = somme des variations de l’intensité de la douleur pondérée dans le temps sur une échelle d’évaluation de la sévérité de la douleur de 11 points, de l’heure 0 à l’heure 24; Tr. = traitement; VMMC = variation moyenne (moindres carrés). a Valeurs p d’après un modèle ANCOVA utilisant le traitement, le sexe et l’évaluation catégorique initiale de la sévérité de la douleur comme variables de classification, et l’évaluation numérique initiale de la sévérité de la douleur comme covariable continue.
b EQM d’après le modèle ANCOVA décrit au point a.
c Les différences entre les traitements (premier traitement - second traitement) et les IC à 95 % correspondants ont été calculés d’après les VMMC établies selon le modèle décrit au point a.
d Valeurs p d’après un modèle ANCOVA utilisant le traitement, le sexe, l’évaluation catégorique initiale de la sévérité de la douleur ainsi que l’interaction entre le traitement et le sexe comme variables de classification, et l’évaluation numérique initiale de la sévérité de la douleur comme covariable continue. e Valeurs p d’après un modèle ANCOVA utilisant le traitement, le sexe, l’évaluation catégorique initiale de la sévérité de la douleur ainsi que l’interaction entre le traitement et l’évaluation catégorique initiale de la sévérité de la douleur comme variables de classification, et l’évaluation numérique initiale de la sévérité de la douleur comme covariable continue.
Étude sur le soulagement de la fièvre provoquée (B5061002)
Cette étude sur la fièvre provoquée a été menée auprès d’hommes volontaires en bonne santé. Il s’agissait d’un essai entièrement factoriel, comparatif avec placebo et agent actif, à répartition aléatoire et comportant quatre groupes étudiés. Les sujets ont été surveillés durant 8 heures après la prise du traitement. L’ADF était IBU 250 mg/APAP 500 mg (deux comprimés d’IBU 125 mg / APAP 250 mg). La dose d’IBU en monothérapie (comparateur) était de 250 mg (2 comprimés à 125 mg); la dose d’APAP en monothérapie (comparateur) était de 500 mg (1 comprimé à libération immédiate). Un bolus intraveineux d’un extrait standardisé d’endotoxine (E. coli O:113) était injecté aux sujets afin de provoquer la fièvre.
Pour passer à l’étape de la répartition aléatoire, les sujets devaient présenter une température buccale ≥ 100,5 °F. À n’importe quel moment après l’administration de l’endotoxine et avant la répartition aléatoire, un sujet qui présentait au moins deux EI généraux liés à l’endotoxine (p. ex., céphalées, courbatures, nausées ou vomissements) et jugés graves par l’investigateur ne pouvait pas passer à l’étape de la répartition aléatoire.
Pour ce qui est du paramètre d’évaluation principal de l’efficacité, soit le score WSTD0-8 h (somme des variations de température pondérée en fonction du temps de l’heure 0 à l’heure 8), l’ADF s’est révélée significativement supérieure au placebo sur le plan statistique (p = 0,002). De plus, l’ADF a été numériquement supérieure à l’un et l’autre des analgésiques en monothérapie pour abaisser la fièvre, sans que la différence soit statistiquement significative (ADF vs IBU : p = 0,210; ADF vs APAP : p = 0,280). Cette même tendance a été observée pour la majorité des paramètres d’évaluation prédéfinis (figure 3).
Le modèle de fièvre provoquée était suffisamment sensible pour déceler un écart avec le placebo, mais pas suffisamment pour déceler un écart entre les agents actifs. Selon l’hypothèse des investigateurs, en théorie, la provocation d’une fièvre plus forte et/ou de plus longue durée par l’administration d’une dose plus élevée d’endotoxine aurait pu permette d’accentuer cet écart, mais cela aurait exposé les sujets à de plus grands risques et entraîné plus d’effets indésirables, peut-être même plus d’abandons de l’étude.
L’ADF avait cependant un avantage sur le placebo et les deux analgésiques en monothérapie pour ce qui est du début de l’effet antipyrétique. Dans le cas du paramètre d’évaluation secondaire de l’efficacité (score WSTD0-2 h), l’ADF s’est révélée significativement supérieure au placebo sur le plan statistique (p = 0,004). Toutefois, ni l’IBU ni l’APAP n’ont été significativement supérieurs au placebo sur le plan statistique (IBU : p = 0,098; APAP : p = 0,054) durant la même période.
Des analyses ont été réalisées a posteriori pour évaluer le score WSTD sur des intervalles distincts tout de suite après l’administration de l’endotoxine, entre la minute 0 et la minute 120. Ces analyses ont montré que l’ADF avait été significativement supérieure à l’IBU de la minute 50 à la minute 110 (p = 0,042) ainsi qu’à l’IBU et à l’APAP de la minute 80 à la minute 110 (p = 0,045 et p = 0,049, respectivement; figure 4). Par conséquent, l’étude a fait la preuve que l’ADF est supérieure au placebo pour ce qui est de l’efficacité antipyrétique globale. Figure 3. Variation de la température au fil du temps après l’administration du traitement – Variation moyenne (moindres carrés) [graphique linéaire]
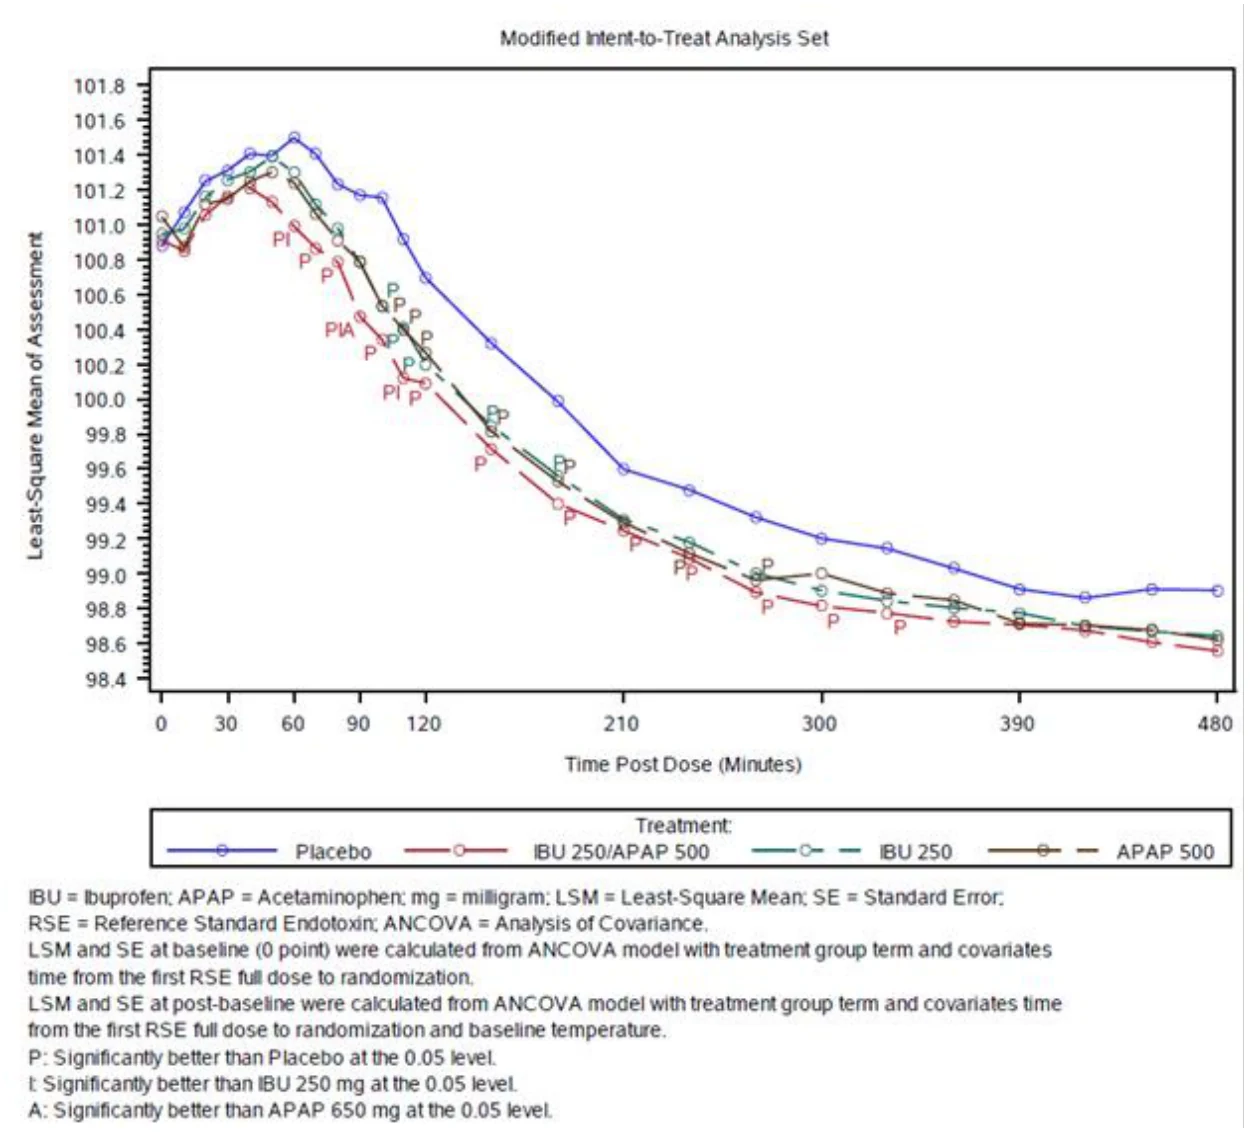
Figure 4. Somme pondérée dans le temps des variations de la température des minutes 50
à 110 et des minutes 80 à 110 (ensemble d’analyse de la population en intention de traiter modifiée)
P : traitement significativement meilleur que le placebo au seuil de 0,05.
I : traitement significativement meilleur que l’ibuprofène à 250 mg au seuil de 0,05.
A : traitement significativement meilleur que l’acétaminophène à 650 mg au seuil de 0,05.
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON CLINIQUE
IBUPROFÈNE
Études sur la toxicité d’une dose unique
Des études portant sur la toxicité d’une dose unique ont été effectuées sur des rats, des souris et des chiens.
Les valeurs de la dose létale médiane (DL50) de l’ibuprofène, exprimées en mg/kg de poids corporel, sont les suivantes :
Souris : Administration
orale
800 mg/kg
Administration
intrapéritonéale
320 mg/kg 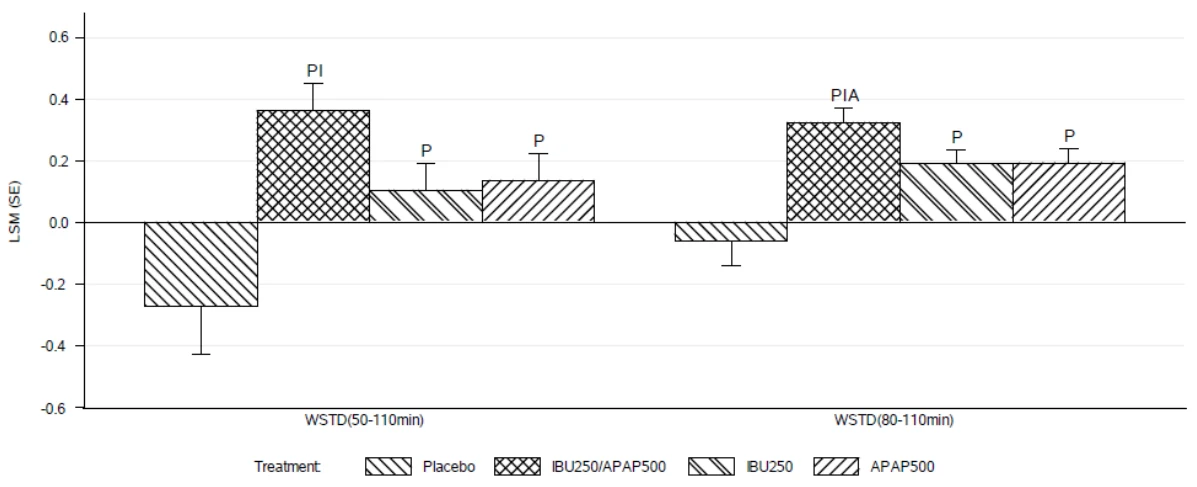
Rat : Administration
orale
1600 mg/kg
Administration
sous-cutanée
1300 mg/kg
La prostration chez les souris et la sédation, la prostration, la perte du réflexe de redressement et une respiration laborieuse chez les rats sont les signes aigus d’empoisonnement qui ont été observés. La mort est survenue dans les trois jours suivant l’ulcération gastrique perforante chez les souris et l’ulcération intestinale chez les rats, sans égard à la voie d’administration.
Des doses uniques d’ibuprofène de 125 mg/kg et plus chez les chiens ont causé des vomissements, une albuminurie transitoire, du sang dans les selles et l’érosion de l’antre pylorique et du pylore; des doses de 20 ou de 50 mg/kg n’ont causé aucun effet indésirable.
Études sur l’administration de doses multiples
Afin de déterminer la dose sans effet, des doses de 180, de 60, de 20 ou de 7,5 mg/kg d’ibuprofène dans une solution d’hydroxyéthylcellulose à 0,4 % ont été administrées par voie orale à des groupes de 10 rats mâles et de 10 femelles pendant 26 semaines. Le groupe témoin formé de 20 mâles et de 20 femelles n’a reçu que la solution d’hydroxyéthylcellulose à 0,4 %. Les rats ont été pesés trois fois par jour et, au cours de la dernière semaine d’administration, des échantillons de sang ont été prélevés. Les rats ont été sacrifiés le lendemain de l’administration de la dernière dose, et leurs organes internes ont été examinés.
La croissance était normale chez les rats qui avaient reçu l’ibuprofène pendant 26 semaines, sauf chez les mâles ayant reçu la dose de 180 mg/kg par jour qui présentaient un gain de poids significativement moindre que celui du groupe témoin. Un rat mâle qui avait reçu la dose de 180 mg/kg par jour est mort des suites de lésions intestinales; on a considéré que cette mort était liée au traitement. Les rats mâles et femelles ayant reçu la dose de 180 mg/kg par jour étaient tous anémiques; la numération des leucocytes et l’activité plasmatique des transaminases glutamo-pyruviques n’ont pas été significativement modifiées. Le coefficient pondéral corps-organe des mâles ayant reçu la dose de 180 mg/kg par jour était généralement supérieur au coefficient normal. Pour certains organes, ce coefficient plus élevé s’expliquait par le fait que les mâles de ce groupe pesaient moins que les rats témoins. Les organes hypertrophiés étaient le foie, les reins et la rate. Ces mêmes organes étaient également hypertrophiés chez les femelles ayant reçu la dose de 180 mg/kg par jour même si le poids de ces femelles était similaire à celui des rates du groupe témoin. En outre, le poids combiné des vésicules séminales et de la prostate était inférieur à la normale, tandis que le poids de l’utérus était accru. Chez les mâles ayant reçu la dose de 180, de 60 ou de 20 mg/kg par jour, la glande thyroïde présentait un léger gain de poids, ce gain étant le même pour les 3 doses; toutefois, une telle augmentation n’a pas été observée chez les femelles. Aucun changement significatif sur le plan histologique n’a été observé dans les tissus des rats, sauf la présence d’ulcères intestinaux chez 1 mâle et 3 femelles ayant reçu la dose de 180 mg/kg par jour.
L’expérience ci-dessus a été adaptée afin de déterminer si les effets du traitement par l’ibuprofène sur les rats étaient réversibles après la fin de l’administration des doses. À cette fin, les rats ont reçu la dose de 180, de 60 ou de 20 mg/kg par jour d’ibuprofène pendant 13 semaines au lieu de 26 semaines. Après cette période, la moitié des animaux de chaque groupe a été sacrifiée. Les rats restants n’ont plus reçu de doses pendant trois autres semaines avant d’être également sacrifiés. Des examens hématologiques ont été réalisés après 4, 8 et 12 semaines de traitement.
Dans le cadre de cette expérience, les résultats obtenus après la phase d’administration de 13 semaines correspondaient aux résultats de l’expérience précédente dont la durée d’administration était de 26 semaines. Les mâles ayant reçu la dose de 180 mg/kg par jour avaient les reins, la rate et les testicules hypertrophiés, tandis que ceux ayant reçu des doses plus faibles présentaient des organes de poids normaux. Les femelles ayant reçu l’une ou l’autre des trois doses présentaient des reins hypertrophiés, le degré d’hypertrophie dépendant de la dose administrée. On a observé une hypertrophie du foie et des ovaires chez les femelles ayant reçu la dose de 180 mg/kg par jour, et une hypertrophie de la rate et des ovaires chez les femelles ayant reçu la dose de 60 mg/kg par jour. Aucun des organes hypertrophiés n’était anormal sur le plan histologique. Trois semaines après l’arrêt du traitement, les coefficients pondéraux corps-organe étaient entièrement ou presque entièrement revenus à la normale. Les rats ayant reçu la dose de 180 mg/kg par jour étaient anémiques à partir de la 4e semaine d’administration et présentaient des lésions intestinales lorsqu’ils ont été examinés après la dernière dose. Ces effets n’ont pas été observés aux doses les plus faibles, ce qui confirme les résultats de la première expérience. Étant donné que la dose la plus élevée (180 mg/kg par jour) n’était que modérément toxique, un groupe additionnel de rats a reçu la dose de 540 mg/kg par jour. Tous ces rats sont morts ou agonisaient lorsqu’ils ont été sacrifiés après quatre jours de traitement. Tous présentaient des ulcérations intestinales associées à une péritonite, et certains animaux avaient également une légère dilatation des tubules rénaux.
Les lésions intestinales constituent le principal effet toxique de l’ibuprofène chez les rats. L’ibuprofène entraîne la modification du coefficient pondéral corps-organe de certains organes, notamment le foie, les reins, les gonades et les organes sexuels secondaires, bien qu’on n’observe aucune anomalie histologique et que l’effet soit réversible. L’hypertrophie du foie et des reins peut être le signe du travail associé à la biotransformation et à l’excrétion du composé. L’importance de l’effet sur d’autres organes est inconnue. L’administration de doses mortelles d’ibuprofène cause des lésions rénales mineures en plus des lésions intestinales.
Pouvoir carcinogène
Chez 30 rats et 30 rates ayant reçu 180 mg/kg d’ibuprofène par voie orale par jour pendant 55 semaines et 60 mg/kg par jour pendant les 60 semaines suivantes, l’ulcération intestinale était le seul effet pathologique spécifique observé. Aucun signe probant d’induction de tumeur n’a été noté, ce qui indique que l’ibuprofène n’est pas cancérigène chez les rats.
Étude tératologique chez des lapins
Des doses de 0, de 7,5, de 20 et de 60 mg/kg d’ibuprofène par jour ont été administrées à des lapines blanches de Nouvelle-Zélande du 1er au 29e jour de gestation. Le poids fœtal moyen n’a pas été modifié; la taille des portées n’a pas changé aux doses les plus faibles. Les anomalies congénitales survenues dans les groupes traités et non traités n’ont pas montré de profil constant, sauf dans le cas d’une portée de quatre lapereaux qui présentaient une cyclopie (œil unique). Les résultats de cette expérience indiquent que l’ibuprofène n’est pas tératogène lorsqu’il est administré à des doses toxiques à des lapins.
Étude tératologique chez des rats
Des doses de 0, de 7,5, de 20, de 60 et de 180 mg/kg d’ibuprofène par jour ont été administrées à des rates albinos récemment accouplées, du 1er au 20e jour de gestation. L’ibuprofène n’a exercé aucun effet embryotoxique ni tératogène, même à des doses ulcérogéniques.
Pénétration de l’ibuprofène dans les fœtus de lapines et de rates
Des lapines et des rates ont respectivement reçu par voie orale une dose unique de 60 et de 20 mg/kg d’ibuprofène marqué au 14C en fin de gestation. Les lapines ont été sacrifiées 3 heures après l’administration de la dose et les rates, 1,5 heure après l’administration de la dose. Les analyses des prélèvements de sang maternel et fœtal ont révélé des concentrations similaires d’ibuprofène radioactif chez la mère et le fœtus, ce qui indique que le médicament et ses métabolites traversent facilement la barrière placentaire et passent dans la circulation fœtale.
ACÉTAMINOPHÈNE
Études de toxicité
D’après les études sur l’administration de doses élevées et de doses répétées, les principaux effets toxiques de l’acétaminophène seraient de nature hépatique. Chez des souris ayant reçu de l’acétaminophène durant 13 semaines, une augmentation du poids relatif des reins et des lésions histopathologiques dans le foie (hépatocytomégalie, calcification focale, pigmentation et nécrose) ont été observées à des doses ≥ 1240 mg/kg. La dose sans effet indésirable observable (DSEIO) a été établie à 650 mg/kg par jour. Une étude sur l’administration d’acétaminophène durant 13 semaines à des rats a révélé une inflammation du foie et une hépatocytomégalie, une régénération tubulaire des reins, une atrophie des testicules, des ovaires et des cornes utérines ainsi qu’une déplétion lymphoïde dans les ganglions lymphatiques et le thymus à des doses de 1250 et de 2500 mg/kg. La DSEIO a été établie à 620 mg/kg.
Génotoxicité
L’acétaminophène s’est révélé négatif dans le test de mutation bactérienne inverse, génotoxique dans le test d’échange de chromatides sœurs et le test d’aberrations chromosomiques in vitro à de fortes concentrations, et négatif dans le test PIG-A et le test PIG-A sur réticulocytes (PIGRET) à des doses allant jusqu’à 2000 mg/kg.
Cancérogénicité
L’acétaminophène ne s’est pas révélé carcinogène dans les essais biologiques menés sur des rongeurs.
Tératologie
L’administration d’acétaminophène à des souris et à des rats a eu un effet sur leur fertilité. Dans les essais de reproduction continue réalisés sur des souris, une baisse du nombre de portées par couple a été notée à une dose de 1430 mg/kg par jour. Chez des rats mâles, une dose de 500 mg/kg par jour a modifié le comportement d’accouplement et réduit la fertilité en raison d’effets sur le sperme.
Les études sur l’administration d’acétaminophène à des souris et à des rates gestantes n’ont pas révélé de tératogénicité flagrante, bien qu’un effet sur le développement de l’appareil reproducteur des petits ait été noté. Dans une étude menée sur des souris, l’administration d’acétaminophène durant l’organogenèse a réduit la distance anogénitale des petits femelles à une dose de 150 mg/kg par jour et abaissé le nombre de follicules à des doses de 50 et de 150 mg/kg par jour. L’accouplement de ces femelles F1 avec des mâles non traités a été associé à une diminution de la fertilité. Chez les mâles F1 adultes exposés à l’acétaminophène à une dose de 1430 mg/kg par jour in utero, puis durant l’allaitement, après le sevrage et à l’âge adulte, un effet sur la morphologie du sperme a été observé, sans qu’il n’y ait d’effet sur la fertilité (accouplement). Dans une étude menée sur des souris gestantes, les tests comportementaux réalisés sur les petits qui avaient été exposés in utero à une dose de 150 mg/kg par jour n’ont révélé aucun effet. Dans une étude menée sur des rates gestantes, l’administration d’acétaminophène durant l’organogenèse n’a pas eu d’effet sur l’incidence des résorptions ni sur le poids et la taille des fœtus à des doses allant jusqu’à 250 mg/kg par jour. Dans une autre étude menée chez le rat, l’administration d’acétaminophène en fin de gestation à des doses allant jusqu’à 350 mg/kg par jour n’a pas eu d’effet sur la taille des portées, le nombre de fœtus vivants, les résorptions et les implantations ni le rapport mâles/femelles des fœtus. L’examen des fœtus mâles a révélé une diminution de la distance anogénitale à toutes les doses testées (≥150 mg/kg par jour). Une réduction de la taille des ovaires et du nombre de petits par portée a été observée chez les femelles F1 adultes qui avaient été exposées in utero en fin de gestation à une dose de 350 mg/kg par jour.
IBUPROFÈNE ET ACÉTAMINOPHÈNE
Toxicité de l’association
Les études non cliniques sur l’association de l’ibuprofène et de l’acétaminophène se limitent à deux études de toxicité gastro-intestinale. Dans une étude de 14 jours portant sur l’administration de cette association à des rats, une dose de 100 mg/kg de l’un ou l’autre des médicaments a produit une analgésie. La toxicité gastro-intestinale de l’ibuprofène était accentuée par l’association avec l’acétaminophène. L’acétaminophène n’a pas eu d’effets gastro-intestinaux toxiques dans cette étude lorsqu’il a été administré seul.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
Monographie de produit : Comprimés Advil, caplets Advil, gélules Advil, comprimés Advil
Extra fort, Advil Muscles et articulations, Advil 12 heures; Date de révision : 23 octobre 2019
- 2. Monographie de produit : Tylenol® Extra fort Nuit; Date de révision : 8 décembre 2017