


Monographie de produit - Tylenol Extra Fort Nuit
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| Section 7 : Mises en garde et précautions, sensibilité/résistance | [05/2024] |
|---|
TABLE DES MATIÈRES
Les sections ou les sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ..................................................... 2
TABLE DES MATIÈRES ................................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS ......................................................................................................................... 4
1.1 Enfants ........................................................................................................................ 4
1.2 Personnes âgées ......................................................................................................... 4
2 CONTRE-INDICATIONS ........................................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .......................................... 4
4 POSOLOGIE ET ADMINISTRATION ......................................................................................... 4
4.1 Considérations posologiques ...................................................................................... 4
4.2 Dose recommandée et modification posologique ...................................................... 5
4.5 Dose oubliée ............................................................................................................... 5
5 SURDOSAGE .......................................................................................................................... 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .................... 10
7 MISES EN GARDE ET PRÉCAUTIONS ..................................................................................... 10
7.1 Populations particulières .......................................................................................... 13
7.1.1 Femmes enceintes ................................................................................................. 13
7.1.2 Allaitement ............................................................................................................ 14
7.1.3 Enfants ................................................................................................................... 14
7.1.4 Personnes âgées .................................................................................................... 15
8 EFFETS INDÉSIRABLES ......................................................................................................... 15
8.1 Aperçu des effets indésirables .................................................................................. 15
8.2 Effets indésirables observés au cours des essais cliniques ........................................ 18
8.5 Effets indésirables observés après la mise en marché .............................................. 19
9 INTERACTIONS MÉDICAMENTEUSES ................................................................................... 23
9.2 Aperçu des interactions médicamenteuses .............................................................. 23
9.4 Interactions médicament-médicament ..................................................................... 23
9.5 Interactions médicament-aliment ............................................................................ 25
9.6 Interactions médicament-plante médicinale ............................................................ 26
9.7 Interactions médicament-test de laboratoire ........................................................... 26
10 PHARMACOLOGIE CLINIQUE ............................................................................................. 26
10.1 Mode d’action ........................................................................................................ 26
10.2 Pharmacodynamie .................................................................................................. 27
10.3 Pharmacocinétique ................................................................................................. 28
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ........................................................................ 32
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ......................................................................... 32
13 RENSEIGNEMENTS PHARMACEUTIQUES ........................................................................... 32
14 ESSAIS CLINIQUES ............................................................................................................. 33
14.1 Conception de l’essai et données démographiques de l’étude ............................... 33
14.2 Résultats de l’étude ................................................................................................ 35
15 MICROBIOLOGIE ............................................................................................................... 36
16 TOXICOLOGIE NON CLINIQUE ............................................................................................ 37
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................... 40
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TYLENOL® EXTRA FORT NUIT (comprimés d’acétaminophène/chlorhydrate de diphénhydramine) est indiqué pour :
- Soulagement rapide et efficace de la douleur nocturne occasionnelle, légère ou modérée, et de l’insomnie qui l’accompagne, dans les cas de douleurs corporelles et du dos, maux de tête, douleurs musculaires, douleurs arthritiques, douleurs menstruelles, maux de dents, ainsi que de douleurs dues au rhume et à la grippe. Il améliore également la durée du sommeil dans ces situations.
1.1 Enfants
Enfants (< 16 ans) :
L’innocuité et l’efficacité chez les enfants n’ont pas été établies. TYLENOL® EXTRA FORT NUIT ne doit pas être administré aux enfants de moins de 16 ans.
1.2 Personnes âgées
Des études cliniques semblent indiquer que l’acétaminophène peut être utilisé en toute sécurité chez les personnes âgées. Du fait que TYLENOL® EXTRA FORT NUIT contient du chlorhydrate de diphénhydramine, il ne doit pas être utilisé par les personnes âgées qui éprouvent de la confusion pendant la nuit en raison du risque d’étourdissements, de somnolence et d’hypotension.
2 CONTRE-INDICATIONS
TYLENOL® EXTRA FORT NUIT est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ».
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
•
Provoque la sédation ou la somnolence. Ne pas l’utiliser pendant le jour.
•
Ne pas dépasser la dose quotidienne maximale. Un surdosage peut entraîner des lésions graves au foie, pouvant causer la mort.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Des études cliniques semblent indiquer que l’acétaminophène peut être utilisé en toute sécurité chez les personnes âgées. Du fait que TYLENOL® EXTRA FORT NUIT contient du chlorhydrate de diphénhydramine, il ne doit pas être utilisé par les personnes âgées qui éprouvent de la confusion pendant la nuit car ce médicament peut produire de l’excitation plutôt que de la somnolence chez les personnes âgées.
4.2 Dose recommandée et modification posologique
Adultes seulement (16 ans et plus) :
TYLENOL® EXTRA FORT NUIT doit être pris en dose unique de 2 comprimés au coucher, ou selon les directives d’un médecin. Ne pas dépasser 2 comprimés par période de 24 heures. Ne pas prendre pendant plus de 5 nuits consécutives, à moins d’avis contraire d’un médecin.
Santé Canada n’a pas autorisé d’indication d’utilisation par les enfants. Voir la section 1. 1 – Enfants cidessus.
4.5 Dose oubliée
Ne prendre ce produit qu’une fois par jour, au coucher. Ne pas doubler la prochaine dose pour compenser pour une dose oubliée.
5 SURDOSAGE
Aucun effet indésirable lié à un surdosage n’a été rapporté pour l’association diphénhydramine et acétaminophène à partir de l’examen des données de pharmacovigilance et de la littérature. Les informations présentées ci-dessous décrivent un surdosage par les principes actifs individuels, la diphénhydramine et l’acétaminophène.
Diphénhydramine
Symptômes légers à modérés : Somnolence, syndrome anticholinergique (mydriase, bouffées vasomotrices, fièvre, sécheresse de la bouche, rétention urinaire, diminution des bruits intestinaux), tachycardie (Flomenbaum, 2006), légère hypertension, nausées et vomissements sont fréquents après un surdosage. De l’agitation, de la confusion et des hallucinations peuvent se manifester après une intoxication modérée (Klasco, 2010).
Symptômes graves : Les effets peuvent inclure le délire, la psychose, les convulsions, le coma (Dart, 2004), l’hypotension, l’élargissement du QRS et les dysrythmies ventriculaires, y compris les torsades de pointe, mais ils ne sont généralement signalés que chez les adultes après l’ingestion de grandes quantités. Dans de rares cas, la rhabdomyolyse et l’insuffisance rénale peuvent se manifester chez des patients présentant une agitation prolongée, un coma ou des crises d’épilepsie (Klasco, 2010). L’insuffisance respiratoire ou le collapsus circulatoire peuvent entraîner la mort (Dart, 2004).
Acétaminophène
Troubles hépatobiliaires : chez les adultes et les adolescents (≥ 12 ans), l’hépatotoxicité peut se manifester après l’ingestion de doses supérieures à 7,5 à 10 grammes sur une période de 8 heures ou moins. Les cas de décès sont peu fréquents (moins de 3 à 4 % des cas non traités) et rares pour les surdoses inférieures à 15 grammes. Chez les enfants (< 12 ans), un surdosage aigu de moins de 150 mg/kg n’a pas été associé à une toxicité hépatique. Parmi les symptômes qui peuvent se manifester au stade précoce d’un surdosage hépatotoxique, on dénote l’anorexie, les nausées, les vomissements, la diaphorèse, la pâleur et un état de malaise général. Les signes cliniques et les données de laboratoire évoquant une hépatotoxicité peuvent n’apparaître que 48 à 72 heures après l’ingestion (Temple, 2005).
Chez les jeunes enfants, les cas de toxicité grave ou de décès ont été très peu fréquents après un surdosage aigu par l’acétaminophène, peut-être en raison des différences dans la façon dont ils métabolisent l’acétaminophène (Temple, 2005).
Les effets cliniques suivants (y compris les décès ou les séquelles attribuables à une insuffisance hépatique fulminante) sont associés à un surdosage par l’acétaminophène et sont considérés comme étant prévisibles.
Tableau 1 : Effets indésirables identifiés lors d’un surdosage d’acétaminophène
Troubles du métabolisme et de la nutrition :
Diminution de l’appétit
Troubles gastro-intestinaux :
Vomissements, nausées, malaise abdominal
Troubles hépatobiliaires :
Nécrose hépatique, insuffisance hépatique aiguë, ictère, hépatomégalie, sensibilité hépatique
Troubles généraux et anomalies au point d’administration :
Pâleur, hyperhidrose, malaise
Investigations :
Hausse de la bilirubine sanguine, hausse des enzymes hépatiques, hausse du rapport international normalisé, allongement du temps de prothrombine, hausse du phosphate sanguin, hausse du lactate sanguin
Les effets cliniques suivants sont des séquelles de l’insuffisance hépatique aiguë qui peuvent être mortels. S’ils surviennent dans le contexte d’une insuffisance hépatique aiguë (Feldman, 2006; Flomenbaum, 2006) associée à un surdosage par l’acétaminophène (adultes et adolescents : > 12 ans : > 7,5 g sur une période de 8 heures; enfants < 12 ans : > 150 mg/kg sur une période de 8 heures), on les considère comme étant prévisibles.
Tableau 2 :Séquelles prévisibles de l’insuffisance hépatique aiguë associée à un surdosage par l’acétaminophène
Infections et infestations :
Septicémie, infection fongique, infection bactérienne
Troubles du sang et du système lymphatique :
Coagulation intravasculaire disséminée, coagulopathie, thrombopénie
Métabolisme :
Hypoglycémie, hypophosphatémie, acidose métabolique, acidose lactique
Troubles du système nerveux :
Coma (en cas de surdosage massif en acétaminophène ou de surdosage en médicaments multiples), encéphalopathie, œdème cérébral
Troubles cardiaques : Myopathie cardiaque
Troubles vasculaires : Hypotension
Troubles respiratoires, thoraciques et médiastinaux : Insuffisance respiratoire
Troubles gastro-intestinaux :
Pancréatite, hémorragie gastro-intestinale
Troubles rénaux et urinaires : Insuffisance rénale aiguë
Troubles généraux et anomalies au point d’administration :
Insuffisance polyviscérale
Troubles du sang et du système lymphatique
Anémie hémolytique (chez les patients présentant un déficit en glucose-6-phosphate déshydrogénase [G6PD]) : Une hémolyse a été signalée chez des patients présentant un déficit en G6PD, lors d’un surdosage par l’acétaminophène (Kenvue, données internes).
Les lésions hépatiques constituent le principal effet toxique d’un surdosage important d’acétaminophène. Le médecin doit se rappeler qu’un surdosage ne présente souvent aucun signe pathognomonique précoce. Il faut toujours tenir compte de la possibilité d’une telle éventualité.
Les cas non traités de surdosage d’acétaminophène peuvent provoquer une hépatotoxicité.
L’hépatotoxicité associée à l’acétaminophène n’apparaît qu’à partir d’un certain seuil; les doses faibles ou thérapeutiques sont dépourvues d’effet toxique sur le foie. L’hépatotoxicité liée à l’acétaminophène se manifeste par suite d’un épuisement important du glutathion, substance détoxifiante endogène. Une fois le seuil dépassé, la hausse des doses d’acétaminophène peut produire des degrés croissants d’hépatotoxicité, à moins d’un recours à l’administration de N-acétylcystéine (NAC).
Le surdosage d’acétaminophène suit généralement une progression clinique qui se répartit en trois phases séquentielles. La première phase débute peu après l’ingestion de l’acétaminophène et dure de 12 à 24 heures. Il se peut que le patient manifeste des signes d’irritabilité gastro-intestinale, des nausées, des vomissements, de l’anorexie, une diaphorèse, de la pâleur et un état de malaise généralisé. Si la toxicité persiste, une phase latente pouvant durer jusqu’à 48 heures s’enchaîne. Pendant cette deuxième phase, les symptômes initiaux s’apaisent et le patient pourrait se sentir mieux. Cependant, les valeurs se rapportant aux enzymes hépatiques, à la bilirubine et au temps de prothrombine ou au RIN augmentent progressivement. Une douleur au quadrant droit supérieur peut apparaître à mesure que le foie augmente en volume et devient plus sensible. La plupart des patients ne vont pas au-delà de cette phase, notamment si on leur administre un traitement à base de N-acétylcystéine (NAC) au stade précoce du surdosage. Les signes et les symptômes de la troisième phase dépendent de la gravité de l’atteinte hépatique et se manifestent habituellement dans les trois à cinq jours suivant l’ingestion de la surdose. Les symptômes peuvent se limiter à l’anorexie, aux nausées, à un état de malaise généralisé et aux douleurs abdominales dans les cas moins graves, ou peuvent dégénérer en état de confusion et de stupeur et en séquelles de nécrose hépatique telles que l’ictère, les troubles de la coagulation, l’hypoglycémie et l’encéphalopathie; l’insuffisance rénale ou une myocardiopathie peuvent également se produire. Si la mort survient, elle est généralement due à des complications associées à une insuffisance hépatique fulminante mortelle. Le taux de décès des patients qui présentent des concentrations plasmatiques toxiques et qui ne reçoivent pas l’antidote se situe entre 3 et 4 %.
L’acétaminophène étant très facilement accessible, il est souvent impliqué dans les surdosages, seul ou en association, et le clinicien doit en rechercher la présence dans le sang d’un patient chez qui il soupçonne un surdosage.
Le seuil de toxicité aiguë imputable à l’ingestion d’une dose unique massive d’acétaminophène est fixé à plus de 150 mg/kg. Toutefois, la consommation chronique et abusive d’alcool, la cachexie et la prise d’inducteurs du cytochrome P450 dans les microsomes hépatiques augmentent le risque lié à une plus faible exposition.
Antidote spécifique : Toute personne présentant possiblement un surdosage d’acétaminophène doit recevoir un traitement par la N-acétylcystéine (NAC), même si la quantité d’acétaminophène ingérée est inconnue ou douteuse. On doit effectuer le plus tôt possible un prélèvement sanguin pour évaluer les concentrations plasmatiques d’acétaminophène, mais pas avant les quatre heures qui suivent l’ingestion. Néanmoins, il ne faut pas attendre d’obtenir les résultats des analyses des concentrations plasmatiques d’acétaminophène avant d’entreprendre le traitement par la NAC. Si les concentrations plasmatiques d’acétaminophène se situent au-dessus de la courbe de traitement du nomogramme d’une surdose d’acétaminophène, on doit poursuivre le traitement par la NAC jusqu’à son terme. La NAC est utilisée en clinique pour traiter les cas de surdosage aigus d’acétaminophène et elle se caractérise par son interaction avec l’intermédiaire oxydatif, la NAPQI. La NAC administrée par voie orale ou intraveineuse est un antidote extrêmement efficace dans les cas d’intoxication par l’acétaminophène. Pour qu’il soit le plus efficace possible, l’antidote doit être administré dans les 8 heures suivant l’ingestion massive d’acétaminophène, mais on a aussi constaté son action bénéfique lorsqu’il a été administré bien après ce délai. Il est essentiel d’administrer l’antidote dans les plus brefs délais suivant une intoxication aiguë pour tirer profit au maximum de son effet protecteur. Pour obtenir l’information posologique complète, consulter la monographie de produit de la NAC.
Surdosage pendant la grossesse : L’acétaminophène constitue l’une des sources de surdosage les plus courantes pendant la grossesse. L’hépatotoxicité associée à l’acétaminophène suit la formation du métabolite hautement réactif, le N-acétyl-p-benzoquinoneimine, produit du métabolisme de l’acétaminophène par le système enzymatique des oxydases à fonction mixte du cytochrome P450. On peut prévenir l’insuffisance hépatique par l’administration en temps opportun de NAC, par voie orale pendant 72 heures ou par perfusion intraveineuse pendant 20 heures (Prescott, 1979; Smilkstein, 1988).
L’acétaminophène traverse le placenta humain, ce qui indique en théorie que le fœtus est à risque en cas de surdosage d’acétaminophène chez la mère (McElhatton, 1990). L’acétaminophène peut être transformé en son métabolite toxique puisque la capacité oxydative des microsomes fœtaux est présente dans le fœtus dès la 14e semaine de gestation (Yaffe, 1970).
Des études portant sur le transfert placentaire de la NAC chez les rates et les brebis ont donné des résultats contradictoires (Selden, 1991). Le transfert placentaire de la N-acétylcystéine chez l’humain a été mis en évidence chez 4 patientes traitées par la NAC en raison d’un surdosage d’acétaminophène pendant l’accouchement. Les taux sanguins de NAC chez les fœtus se situaient dans l’intervalle associé aux doses thérapeutiques de NAC administrée aux adultes souffrant d’intoxication par l’acétaminophène (Horrowitz, 1997).
On a signalé des cas de toxicité fœtale et de mort-nés par suite d’un surdosage massif (p. ex. , 30 g) d’acétaminophène, mais on a également fait état de résultats cliniques normaux chez le nouveau-né après un surdosage massif d’acétaminophène pendant la grossesse. Dans une série de cas de grande envergure, on a étudié l’issue de la grossesse de 300 femmes ayant pris une surdose d’acétaminophène. Au sein de ce groupe, 118 cas de surdosage ont eu lieu au premier trimestre, 103 au deuxième et 79 au troisième. Quarante-neuf de ces mères ont reçu des antidotes spécifiques (à savoir, 33 cas traités par la NAC et 16 par la méthionine). Il y a eu 219 nourrissons vivants, 11 avec des malformations congénitales
(y compris celles de moindre importance); aucun des nouveau-nés n’avait été exposé à de l’acétaminophène pendant le premier trimestre de la grossesse. Neuf femmes ont reçu un traitement par la NAC au cours du premier trimestre; il y a eu deux interruptions volontaires de la grossesse, deux avortements spontanés et cinq bébés en bonne santé dans ce groupe (McElhatton, 1997).
En résumé, il faut traiter les surdosages d’acétaminophène pendant la grossesse selon les protocoles normaux afin de prévenir la toxicité chez la mère ainsi qu’une toxicité potentielle chez le fœtus. À moins de constater une toxicité grave chez la mère, le surdosage d’acétaminophène ne majore pas le risque de malformations congénitales ni de dénouements indésirables de la grossesse.
Prise en charge générale : En présence de la possibilité d’un surdosage d’acétaminophène, il faut entreprendre dans les plus brefs délais un traitement, notamment la vidange du tractus gastrointestinal, les soins de soutien appropriés, une surveillance étroite et le prélèvement ponctuel des taux sériques d’acétaminophène évalués à l’aide du nomogramme de Matthew-Rumack, l’administration ponctuelle de NAC selon les besoins et un suivi clinique d’appoint. On doit effectuer des tests du fonctionnement hépatique au tout début du traitement et les répéter toutes les 24 heures.
Il incombe à tout médecin qui connaît mal les lignes directrices du traitement du surdosage d’acétaminophène de s’adresser promptement à un centre antipoison. Les coordonnées des centres antipoison régionaux figurent dans l’annuaire téléphonique local. Tout retard dans l’amorce d’un traitement approprié peut compromettre les chances de rétablissement complet du patient.
Pour la prise en charge d’un surdosage présumé, communiquer avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique/concentration /composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimé/500 mg d’acétaminophène, 25 mg de chlorhydrate de diphénhydramine | Amidon, amidon de maïs, cellulose, cire de carnauba, citrate de sodium, dioxyde de titane, FD&C bleu nº 1 sur substrat d’aluminium, glycolate d’amidon sodique, hypromellose, polyéthylèneglycol, polysorbate 80, stéarate de magnésium. |
Les comprimés TYLENOL® EXTRA FORT NUIT sont de couleur bleu clair. Offerts en flacons inviolables et à l’épreuve des enfants contenant 16 ou 40 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’encadré de la section 3, « MISES EN GARDE ET PRÉCAUTIONS GRAVES ».
Généralités
Les produits contenant de l’acétaminophène doivent être conservés hors de la portée des enfants. L’emballage contient suffisamment de médicament pouvant nuire gravement à un enfant.
Le consommateur ne doit pas prendre plus de 4 g d’acétaminophène par jour ni prendre deux ou plusieurs préparations contenant de l’acétaminophène ensemble. Cela s’applique aussi aux produits d’association contenant de l’acétaminophène. Ne pas prendre en même temps que d’autres produits contenant des salicylates ou que d’autres analgésiques ou antipyrétiques, ni en même temps que d’autres produits contenant de la diphénhydramine, y compris ceux que l’on applique sur la peau.
Le médecin doit être averti des restrictions visant l’emploi de l’acétaminophène chez les sujets souffrant d’alcoolisme chronique ou d’une maladie rénale ou hépatique grave, et superviser l’emploi du médicament chez ces sujets. Le médecin doit aviser ses patients qui consomment régulièrement de fortes quantités d’alcool de ne pas dépasser les doses recommandées d’acétaminophène. Mise en garde relative à l’alcool : Les personnes qui consomment régulièrement de fortes quantités d’alcool pourraient courir un risque accru de toxicité hépatique à l’emploi de doses excessives d’acétaminophène, et doivent demander à leur médecin si elles devraient prendre de l’acétaminophène ou d’autres analgésiques ou antipyrétiques.
Il ne faut pas prendre TYLENOL® Extra fort Nuit pour soulager la douleur pendant plus de 5 jours sans consulter un médecin. Les patients doivent consulter un médecin dans les cas suivants : érythème ou tuméfaction au siège de la douleur, absence d’amélioration de l’état, aggravation des symptômes ou apparition de nouveaux symptômes tels qu’une respiration sifflante, une éruption cutanée, des démangeaisons ou une céphalée persistante, car ces symptômes pourraient être le signe d’une affection nécessitant une attention médicale.
On doit conseiller aux patients présentant les affections suivantes de consulter un médecin avant de prendre de la diphénhydramine : affections respiratoires comme l’emphysème, la bronchite chronique, ou l’asthme bronchique aigu ou chronique, ou une maladie pulmonaire chronique, glaucome ou difficulté à uriner causée par une hypertrophie de la prostate.
La diphénhydramine peut accroître les effets sédatifs des dépresseurs du système nerveux central, comme l’alcool, les sédatifs et les tranquillisants, et causer une somnolence marquée. Lorsqu’ils prennent ce produit, les consommateurs doivent être avertis d’éviter les boissons alcoolisées et de consulter leur professionnel de la santé s’ils prennent des dépresseurs du système nerveux central en concomitance.
Appareil digestif
TYLENOL® Extra fort Nuit doit être employé avec précaution chez les patients atteints d’ulcère gastroduodénal sténosant ou d’obstruction pyloroduodénale. Fonctions hépatique/biliaire/pancréatique
Le ralentissement du métabolisme de l’acétaminophène, l’augmentation de l’activité du système enzymatique cytochrome P450, ou l’épuisement des réserves de glutathion figurent parmi les facteurs de risque théoriques de l’hépatotoxicité associée à l’acétaminophène chez les patients atteints d’une affection hépatique chronique. Toutefois, l’acétaminophène a été étudié chez des adultes et des enfants présentant une grande variété d’affections hépatiques, y compris divers types de cirrhoses, d’hépatites (y compris l’hépatite C), de transformations nodulaires, de fibrose hépatique congénitale et de déficience en α1-antitrypsine. On n’a mis en évidence aucune augmentation du risque d’hépatotoxicité en lien avec ces affections aux doses actuellement recommandées d’acétaminophène; cependant, les études étaient dépourvues de la puissance statistique nécessaire pour déterminer le niveau de risque avec certitude.
Forrest et coll. (1979) ont comparé le métabolisme de l’acétaminophène après administration d’une dose unique de 1 500 mg à des sujets en bonne santé, à des patients présentant une affection hépatique légère, et à des patients atteints d’affection hépatique grave. On n’a pas observé de différence significative dans l’excrétion urinaire globale sur 24 h d’acétaminophène et de conjugués glucuronide, sulfate, cystéine et acide mercapturique, ce qui indique que le métabolisme de l’acétaminophène était similaire à celui des sujets en bonne santé. Toutefois, la demi-vie d’élimination était significativement prolongée chez les sujets atteints d’affection hépatique grave.
Aux doses actuellement recommandées, l’acétaminophène est un analgésique qui convient aux patients souffrant d’une maladie hépatique chronique stable, si on l’utilise sous surveillance médicale.
L’acétaminophène peut provoquer une hépatotoxicité dans des situations de surdosage intentionnel (p.
ex. , tentative de suicide), de surdosage non intentionnel (p. ex. , prise massive lorsque l’effet analgésique obtenu n’est pas satisfaisant), d’emploi simultané de préparations multiples à base d’acétaminophène, de surdosage accidentel ou, dans de très rares cas, après la prise de doses recommandées, bien que la causalité n’ait pas été déterminée. La réaction d’hépatotoxicité peut être grave et mettre en jeu le pronostic vital. Les premiers symptômes qui apparaissent après une surdose hépatotoxique peuvent être : nausées, vomissements, diaphorèse, léthargie et malaise généralisé. Faute d’un traitement approprié, ces symptômes peuvent dégénérer en douleurs du quadrant supérieur, en état de confusion ou de stupeur et donner lieu à des séquelles de nécrose hépatique comme l’ictère, les troubles de la coagulation, l’hypoglycémie et l’encéphalopathie. Une insuffisance rénale et une myocardiopathie peuvent également survenir. En cas de surdosage avéré ou soupçonné, il faut administrer un traitement à la N-acétylcystéine dans les plus brefs délais (voir la section 5 – SURDOSAGE), même en l’absence de symptômes évidents. Si l’on n’administre pas promptement de la N-acétylcystéine pour traiter l’hépatotoxicité associée à l’acétaminophène, on risque de voir apparaître une insuffisance hépatique pouvant nécessiter une transplantation ou se solder par le décès du patient.
Consommation chronique d’alcool : La consommation excessive d’alcool peut augmenter le risque d’hépatotoxicité à la suite d’un surdosage d’acétaminophène (aigu ou chronique) (Critchley, 1982 et 1983; Kuffner, 1997).
Selon des données prospectives recueillies par Kuffner et coll. (1997, 2001), les alcooliques chroniques peuvent prendre les doses recommandées d’acétaminophène sans que cela augmente leur risque d’atteinte hépatique. Dans ces études prospectives et contrôlées par placebo, les chercheurs ont évalué un groupe d’alcooliques actifs chez qui prévalait une forte tendance à la malnutrition. Les participants ont mis fin abruptement à leur consommation quotidienne d’alcool et ont pris de l’acétaminophène le lendemain. En théorie, ce schéma devait rendre les participants plus vulnérables aux effets toxiques de l’acétaminophène parce que chez eux le CYP2E1 était en état d’induction maximale par l’alcool et qu’il n’y avait plus d’alcool présent pour concurrencer l’acétaminophène à l’égard du métabolisme par le CYP2E1. On n’a toutefois observé aucune différence statistiquement significative, comparativement au groupe placebo, dans les valeurs moyennes pour l’aspartate aminotransférase (AST), l’alanine aminotransférase (ALT) ou le rapport international normalisé (RIN) chez les alcooliques ayant reçu quatre grammes d’acétaminophène par jour. En outre, l’étude des sujets en état de malnutrition n’a révélé aucune augmentation de l’AST ou de l’ALT chez ces patients. L’étude présente toutefois certaines limites, notamment sa durée limitée à 2 jours et l’exclusion de sujets présentant des augmentations préexistantes des taux d’AST ou d’ALT de plus de 120 U/L. Les résultats de l’étude ne permettent pas d’écarter la possibilité d’une réaction hépatique idiosyncrasique.
Ophtalmologique
En raison des propriétés anticholinergiques de la diphénhydramine, TYLENOL® Extra fort Nuit ne doit pas être administré à des patients ayant des antécédents d’augmentation de la pression intraoculaire (glaucome).
Rénal
D’après les données cliniques actuelles, l’acétaminophène peut être administré aux personnes atteintes d’affection rénale chronique sans qu’il soit nécessaire de régler la posologie. Martin et coll. (1991) ont constaté que, chez les patients atteints d’insuffisance rénale chronique, les concentrations plasmatiques d’acétaminophène ainsi que les concentrations des métabolites glucuronide et sulfate inactifs étaient supérieures à celles observées chez des sujets en bonne santé après administration répétée du médicament pendant une période maximale de dix jours.
Plusieurs études ayant porté sur des doses uniques ont mis en évidence l’accumulation de métabolites de l’acétaminophène chez des sujets présentant une insuffisance rénale chronique modérée et chez des sujets anéphriques pour qui l’hémodialyse semblait être la principale voie d’élimination (Lowenthal, 1976; Chan, 1997; Prescott, 1989; Øie, 1975).
La consommation habituelle d’acétaminophène doit être déconseillée. Lorsqu’un traitement au long cours par l’acétaminophène est indiqué sur le plan médical, il doit être supervisé par un médecin.
Dans un énoncé de principes publié par la National Kidney Foundation des États-Unis, on note que les médecins recommandent en premier recours l’acétaminophène aux patients atteints d’insuffisance rénale en raison des complications associées aux saignements provoqués par la prise de l’AAS chez ces personnes (Henrich, 1996). L’acétaminophène a été recommandé comme analgésique non narcotique à privilégier pour l’emploi épisodique chez les patients atteints d’une néphropathie sous-jacente.
TYLENOL® Extra fort Nuit ne doit pas être administré aux sujets présentant une obstruction du col vésical.
Respiratoire
TYLENOL® Extra fort Nuit ne doit pas être administré aux patients atteints de pneumopathie chronique, sauf indication contraire de la part d’un médecin.
Sensibilité/résistance
Les réactions de sensibilité à l’acétaminophène sont rares; elles peuvent se manifester sous forme d’éruption cutanée, d’urticaire, de dyspnée, d’hypotension, d’œdème laryngé, d’œdème de Quincke, de bronchospasme ou d’anaphylaxie. On a rarement signalé une réactivité croisée chez les personnes hypersensibles à l’AAS.
De très rares cas de réactions cutanées graves, comme la pustulose exanthématique aiguë généralisée (PEAG), le syndrome de Stevens-Johnson (SJS), la nécrolyse épidermique toxique (NET) et le syndrome de réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) ont été signalés chez les patients prenant de l’acétaminophène. On doit informer les patients des signes de réactions cutanées graves, et ils doivent cesser l’emploi du médicament dès l’apparition d’une éruption cutanée ou de tout autre signe d’hypersensibilité.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’existe aucune étude adéquate et bien contrôlée sur l’emploi de produits contenant de la diphénhydramine, de l’acétaminophène ou une association de ces deux agents chez les femmes enceintes. Ce produit ne doit pas être employé pendant la grossesse, à moins que les bienfaits potentiels du traitement ne l’emportent sur les risques éventuels pour le fœtus.
Actuellement, aucune donnée ne permet de croire que l’acétaminophène est tératogène lorsqu’il est employé conformément aux recommandations. Toutefois, on ne dispose pas de données suffisantes concernant l’administration prolongée de doses élevées d’acétaminophène, et l’innocuité du médicament pendant la grossesse n’a pas encore été démontrée.
Les risques en rapport avec la grossesse dépendent de multiples facteurs. On ne doit pas se fier uniquement aux renseignements disponibles sans le recours à une consultation directe de la patiente. L’acétaminophène est considéré non tératogène chez l’humain.
Cependant, les études publiées n’ont pas examiné l’effet de doses très élevées. Dans le cadre du projet Motherisk Collaborative Perinatal, on a surveillé 50 282 paires mère-enfant, dont 226 ont été exposées à l’acétaminophène au cours du premier trimestre et 781 avaient pris de l’acétaminophène à un moment quelconque au cours de la grossesse. Aucune des données recueillies n’indiquait un lien entre la consommation d’acétaminophène et l’apparition de malformations majeures ou mineures (Briggs, 2002). Dans une étude de surveillance menée entre 1985 et 1992 auprès d’habitants du Michigan couverts par le programme Medicaid et ayant notamment porté sur 229 101 grossesses menées à
terme, 9 146 nouveau-nés avaient été exposés à l’acétaminophène au cours du premier trimestre (Briggs, 2002). Les données de cette étude n’évoquent aucune association entre la prise d’acétaminophène et l’apparition d’anomalies congénitales. Une autre étude de cohorte, fondée sur la surveillance d’ordonnances, n’a relevé aucun risque additionnel de malformations ni aucune indication que l’acétaminophène aurait des effets sur la croissance du fœtus (Thulstrup, 1999). Enfin, dans le cadre d’une étude plus vaste, 697 femmes ont pris de l’acétaminophène, avec ou sans codéine, au cours du premier trimestre. Aucun risque tératogène n’a été relevé (Aselton, 1985).
Une étude prospective a porté sur l’issue de la grossesse de 300 femmes qui s’étaient auto-administré une surdose d’acétaminophène, seul ou sous forme d’un médicament d’association. L’exposition au surdosage concernait tous les trimestres de la grossesse. La majorité des grossesses ont eu une issue normale. Le taux de malformations était compris dans l’intervalle attendu. On n’a relevé aucun lien évident entre le moment de l’exposition et celui de l’accouchement. Les auteurs en ont conclu que le surdosage d’acétaminophène ne constitue pas une indication pour l’interruption de grossesse (McElhatton, 1997).
Dans une étude de suivi du développement à long terme, l’acétaminophène n’a pas eu d’effet négatif sur le QI ni sur les mesures du comportement à l’âge de quatre ans (Streissguth, 1987). La taille, le poids et la circonférence crânienne n’ont pas été influencés par l’exposition in utero à l’acétaminophène.
Contrairement à l’AAS, qui exerce un effet important et démontré sur la fonction plaquettaire, il ne semble pas y avoir de risque d’hémorragie associé à l’acétaminophène utilisé au terme de la grossesse (Pearson, 1978; Rudolph, 1981).
Dans une revue de synthèse, Quinlan et coll. (2003) constatent que la diphénhydramine a été utilisée pour soulager les nausées et vomissements pendant la grossesse. Une étude a mis en évidence une association entre la diphénhydramine et le bec-de-lièvre et la fente palatine, mais cette observation n’a pas été confirmée par une étude ultérieure (Quinlan, 2003).
7.1.2 Allaitement
Il n’existe aucune étude adéquate et bien contrôlée sur l’emploi de produits contenant de la diphénhydramine, de l’acétaminophène ou une association de ces deux agents chez les femmes qui allaitent. Ce produit ne doit pas être employé pendant l’allaitement, à moins que les bienfaits potentiels du traitement ne l’emportent sur les risques éventuels pour le nourrisson.
7.1.3 Enfants
L’innocuité et l’efficacité chez les enfants n’ont pas été établies. TYLENOL® EXTRA FORT NUIT ne doit pas être administré aux enfants de moins de 16 ans.
7.1.4 Personnes âgées
L’acétaminophène administré aux doses actuellement recommandées peut être utilisé en toute sécurité par les personnes âgées. Les résultats d’études cliniques bien conçues indiquent qu’il n’est pas nécessaire de réduire la dose d’acétaminophène pour éviter une majoration potentielle du risque de toxicité. Dans une étude métabolique exhaustive menée par Miners et coll. (1988), la formation et la clairance des conjugués glucuronide et glutathion étaient les mêmes chez les jeunes adultes et les personnes âgées, mais la clairance du conjugué sulfate et de l’acétaminophène inchangé était réduite.
Cette observation scientifique permet d’émettre l’hypothèse que la quantité d’acétaminophène métabolisée par la voie oxydative, à partir de laquelle l’intermédiaire NAPQI fortement réactif est produit, n’augmente pas avec l’âge. Récemment, Bannwarth et coll. (2001) ont évalué la pharmacocinétique de doses multiples d’acétaminophène chez des personnes âgées. Après l’administration répétée pendant sept jours, on n’a relevé aucune accumulation plasmatique d’acétaminophène, et la demi-vie d’élimination était la même que celle observée chez de jeunes adultes.
Les personnes âgées qui nécessitent un traitement de plus de 5 jours doivent consulter leur médecin pour qu’il suive de près l’évolution de leur état; cependant, aucune diminution de la posologie recommandée n’est requise. Dans ses directives pour la pratique clinique relatives à la prise en charge de la douleur chronique chez les personnes âgées (Clinical Practice Guidelines for the Management of Chronic Pain in Older Persons, 1998), l’American Geriatrics Society recommande l’acétaminophène en tant que médicament à privilégier pour soulager les douleurs musculosquelettiques d’intensité légère ou modérée, à une dose ne dépassant pas 4 000 mg par jour.
L’acétaminophène est sûr pour les personnes âgées lorsqu’il est administré conformément aux recommandations actuelles.
Du fait que TYLENOL® Extra fort Nuit contient du chlorhydrate de diphénhydramine, il ne doit pas être utilisé par les personnes âgées qui éprouvent de la confusion nocturne en raison du risque d’étourdissements, de somnolence et d’hypotension.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les résultats des essais cliniques effectués sur les comprimés de TYLENOL® Extra fort Nuit montrent que cette association de médicaments ne présente aucun risque additionnel comparativement aux ingrédients actifs administrés séparément.
Effets indésirables de l’acétaminophène
Effets sur le système nerveux central : L’acétaminophène, administré aux doses recommandées, n’a aucun effet évident sur le fonctionnement du système nerveux central. Dans les cas de surdosage d’acétaminophène, les effets sur le système nerveux central sont rares.
Effets gastro-intestinaux : L’acétaminophène, administré aux doses recommandées, ne cause pas d’irritation ou d’érosion gastrique, de pertes sanguines gastro-intestinales occultes ou manifestes, ni d’ulcères (Hoftiezer, 1982; Johnson et Driscoll, 1981). Blot et McLaughlin (2000) ont effectué une analyse indépendante des données relatives aux cas-témoins provenant d’une étude réalisée par l’American College of Gastroenterology. Le risque de saignements gastro-intestinaux a doublé, voire triplé, parmi les utilisateurs récents d’AAS, d’ibuprofène et d’autres anti-inflammatoires non stéroïdiens (AINS) aux doses recommandées pour les produits en vente libre (EVL); ce risque était également lié à la dose. En revanche, l’utilisation de l’acétaminophène n’était pas associée à un risque accru de saignements gastro-intestinaux.
Effets hématologiques : L’acétaminophène n’a aucun effet immédiat ou à retardement sur l’hémostase des petits vaisseaux sanguins, tel que mesuré par le temps de saignement. Chez des volontaires en bonne santé ayant reçu une dose unique d’acétaminophène (975 ou 1 950 mg) ou des doses multiples d’acétaminophène (1 950 mg par jour pendant 6 semaines), aucun changement n’a été décelé dans le temps de saignement ou dans l’agrégation plaquettaire (Mielke, 1976). En outre, dans une autre étude, une dose unique de 1 000 mg d’acétaminophène a été administrée à des volontaires en bonne santé et n’a pas influé sur le temps de saignement ou l’agrégation plaquettaire (Seymour, 1984). Chez des patients atteints d’hémophilie qui suivaient un traitement aux doses multiples d’acétaminophène, aucun changement important n’a été observé en ce qui concerne le temps de saignement (Kasper et Rapaport, 1972; Mielke, 1981).
Des réactions hématologiques, parmi lesquelles la thrombopénie, la leucopénie, la pancytopénie, la neutropénie et l’agranulocytose, ont été signalées, bien que leur incidence ait été rare et que leur causalité n’ait pas été démontrée.
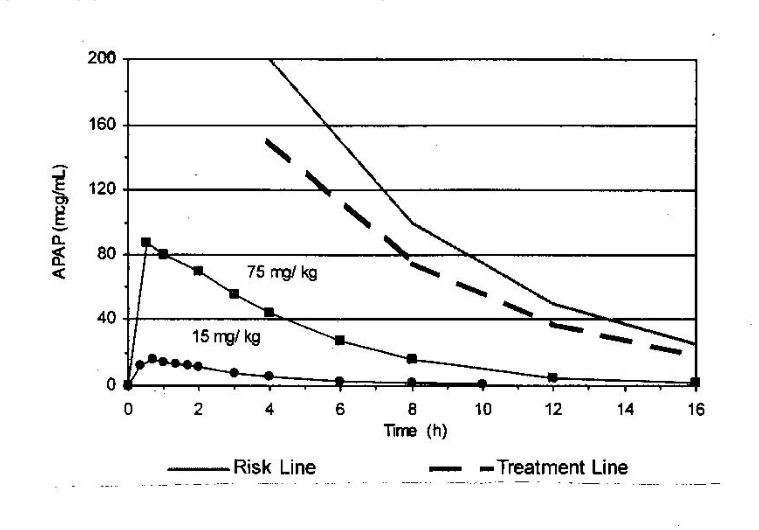
Effets hépatiques : Pour illustrer la marge d’innocuité de l’acétaminophène aux doses suprathérapeutiques, la Figure 1 présente une comparaison des concentrations sériques
d’acétaminophène enregistrées au fil du temps pour une dose standard de 15 mg/kg et pour une dose
5 fois plus élevée que la dose standard (75 mg/kg). Le diagramme présente les courbes des concentrations sériques en fonction du temps pour ces deux doses, ainsi que la courbe du risque d’hépatotoxicité et la courbe de traitement du nomogramme de Rumack-Matthew, conçu pour la prise en charge des surdosages aigus. Les concentrations plasmatiques moyennes de la dose suprathérapeutique se situent en tout temps bien au-dessous des lignes du nomogramme qui représentent le risque d’hépatotoxicité et le traitement. Néanmoins, pour réduire au minimum le risque d’effets indésirables, il ne faut jamais dépasser la dose maximale recommandée.
Figure 1 : Données moyennes pour une dose standard (1 g, 15 mg/kg) et plus élevée (5,6 g, 75 mg/kg) par rapport aux courbes du risque et du traitement sur le nomogramme de l’acétaminophène
Un surdosage d’acétaminophène peut provoquer une hépatotoxicité. Chez les adultes et les adolescents, l’hépatotoxicité peut se manifester après l’ingestion de doses d’acétaminophène supérieures à 150 mg/kg sur une période de 8 heures ou moins. Les cas de décès sont peu fréquents (moins de 3 à 4 % des cas non traités dans lesquels les concentrations sanguines dépassent la courbe du traitement) et rares pour les doses inférieures à 7,5 g. Chez les enfants, il est peu probable que des quantités inférieures à 150 mg/kg entraînent une hépatotoxicité. Tant chez les adultes que chez les enfants, la toxicité associée à l’acétaminophène est normalement attribuable à l’ingestion de quantités de médicament nettement supérieures à la marge posologique recommandée. L’hépatotoxicité, allant d’une élévation transitoire aiguë des transaminases à une insuffisance hépatique fulminante mortelle, est la conséquence la plus courante des surdosages cliniques importants (Linden et Rumack, 1984).
Lors d’une étude à double insu contrôlée par placebo, on a administré à des adultes en bonne santé 4, 6 et 8 g/jour d’acétaminophène sur une période de 3 jours (Gelotte, 2003). Les concentrations plasmatiques n’ont pas révélé d’accumulation du médicament après des doses répétées. Sur le plan clinique, toutes les doses ont été bien tolérées par les sujets et les valeurs relatives à l’aminotransférase sont restées dans les limites de la normale pendant toute l’étude. Ces données renseignent sur la marge d’innocuité, mais ne prétendent pas corroborer des posologies supérieures à la dose maximale recommandée de 4 g par jour.
Un rapport laisse entendre que l’hépatotoxicité survenant après l’administration de doses supérieures aux doses recommandées d’acétaminophène peut être accentuée par un jeûne prolongé ou l’usage abusif chronique d’alcool (Whitcomb et Block, 1994).
Consommation aiguë d’alcool : La consommation aiguë d’alcool fait référence à son usage occasionnel ou intermittent. Lorsqu’ils sont consommés ensemble, l’alcool se met en compétition avec l’acétaminophène pour le CYP2E1. Celui-ci accepte plus facilement l’alcool que l’acétaminophène; ainsi, une moindre quantité de NAPQI est produite (Forrest, 1982). En présence d’alcool, il se peut que l’acétaminophène se dirige vers des voies comme la glucuronidation et la sulfatation. Le résultat global obtenu serait la transformation potentielle d’un plus faible pourcentage d’acétaminophène que d’habitude en NAPQI, l’intermédiaire toxique (Rumack, 2002). La production de NAPQI dépasse les valeurs de départ jusqu’à 18 à 24 heures après l’élimination de l’éthanol de l’organisme. Chez les adultes en bonne santé prenant les doses normales recommandées qui figurent sur l’étiquette, la hausse temporaire de la production de NAPQI sera amplement compensée par les réserves normales de glutathion dans le foie.
Hypersensibilité : Les réactions d’hypersensibilité sont rares et peuvent se manifester sous forme d’éruptions cutanées, d’urticaire, de dyspnée, d’hypotension, d’œdème laryngé, d’œdème de Quincke, de bronchospasme ou d’anaphylaxie. On a rarement signalé une réactivité croisée chez les personnes hypersensibles à l’AAS. Si l’on soupçonne la présence d’une réaction d’hypersensibilité, il faut arrêter d’utiliser le médicament.
Effets sur la fonction rénale : On a signalé des cas de néphrotoxicité aiguë suite à des surdoses massives comme séquelle d’une insuffisance hépatique ou, quelquefois, en l’absence d’une insuffisance hépatique (Rumack et Matthew, 1975). Les données cliniques permettent de conclure que l’acétaminophène administré aux doses recommandées n’est pas néphrotoxique.
Certaines études laissent entendre qu’il existe un lien entre l’utilisation chronique, à long terme, de l’acétaminophène et les effets rénaux. Les résultats sont toutefois contradictoires, en raison des erreurs de mémoire et des difficultés à déterminer si l’utilisation de l’analgésique avait précédé ou suivi l’apparition d’une affection rénale (Edwards, 1971; Gates et Temple, 1989; Murray, 1983; Nelson, 1995; Perneger, 1994; Sandler, 1989).
Les études cas-témoins permettent de croire qu’il existe un lien ténu entre l’utilisation habituelle de l’acétaminophène et la prévalence d’une insuffisance rénale chronique et l’insuffisance rénale terminale (Heinrich, 1996). L’exposé de principes de la National Kidney Foundation des États-Unis conclut que l’acétaminophène est recommandé comme traitement de premier recours par les médecins à des patients souffrant d’insuffisance rénale. Dans cet exposé, l’acétaminophène a été recommandé comme analgésique non narcotique à privilégier pour l’emploi épisodique chez les patients atteints d’une néphropathie sous-jacente.
Effets indésirables du chlorhydrate de diphénhydramine
Le traitement par le chlorhydrate de diphénhydramine peut provoquer de la somnolence, des étourdissements, une sécheresse buccale, des nausées et de la nervosité. Parmi les autres effets indésirables signalés rarement figurent les vertiges, les palpitations, les troubles de la vision, les céphalées, l’agitation, l’insomnie et l’épaississement des sécrétions bronchiques.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de l’association diphénhydramine/acétaminophène repose sur les données de six études cliniques contrôlées par placebo, à répartition aléatoire et portant sur une dose unique, pour le soulagement de la douleur de l’arthrose, du mal de dents ou de la douleur légère, accompagnées d’insomnie (Kenvue – Données internes).
Le tableau 3 présente les effets indésirables survenus dans plus d’un cas, chez au moins 1 % des patients et dont la fréquence était supérieure à celle observée sous placebo. Les tirets représentent une fréquence de moins de 1 %.
Tableau 3 : EI signalés chez ≥ 1 % des sujets traités par l’association diphénhydramine/ acétaminophène dans six études cliniques contrôlées par placebo et à répartition aléatoire
Classe par système et organe Terme privilégié | *Diphénhydramine à 50 mg 3 fois par jour (N = 936) % (fréquence) | Dose unique de diphénhydramine/ acétaminophène 50 mg/1 000 mg (N = 565) % (fréquence) | Placebo (N = 370) % |
|---|---|---|---|
| Troubles du système nerveux | |||
| Étourdissements | 2,4 (courant) | 1,4 (courant) | - |
| Somnolence | 22,3 (très courant) | 1,9 (courant) | 1,9 |
| Troubles gastro-intestinaux | |||
| Sécheresse buccale | 3,6 (courant) | - | 1,1 |
| Troubles généraux et anomalies au point d’administration | |||
| Asthénie | 4,4 (courant) | - | - |
*RIM signalés par ≥ 2 % des sujets traités par la diphénhydramine seule dans 5 essais cliniques à répartition aléatoire
8.5 Effets indésirables observés après la mise en marché
Les réactions indésirables au médicament (RIM) identifiées après la mise en marché de la diphénhydramine, de l’acétaminophène ou de l’association sont présentées aux Tableaux 4 et 5. Leur fréquence est indiquée selon la convention suivante : Très courant ≥ 1/10
Courant ≥ 1/100 et < 1/10
Peu courant ≥ 1/1 000 et < 1/100
Rare ≥ 1/10 000 et < 1/1 000
Très rare < 1/10 000
Fréquence inconnue (ne peut être estimée à partir des données disponibles)
Au tableau 4, les RIM signalées sont présentés par catégorie de fréquence : 1) selon leur incidence dans le cadre d’essais cliniques ou d’études épidémiologiques bien conçus, si elle est disponible; 2) lorsque l’incidence n’est pas disponible, la fréquence est indiquée comme étant inconnue.
Au tableau 5, les mêmes RIM sont présentés par catégorie de fréquence, estimée à partir des taux de rapports spontanés. Le numérateur représente le nombre total d’effets indésirables signalés à la compagnie par terme privilégié ou concept médical établi, et le dénominateur, les données sur l’exposition calculées à partir des données sur les ventes.
Tableau 4 : Réactions indésirables au médicament signalées en post-commercialisation à l’emploi de la diphénhydramine, de l’acétaminophène ou de l’association de ces deux agents, par catégorie de fréquence estimée à partir d’études cliniques ou épidémiologiques CSO
Catégorie de fréquence Effets indésirables – Terme privilégié
Troubles du système immunitaire
Inconnu
Inconnu
Réaction anaphylactique Hypersensibilité
Troubles psychiatriques
Peu courant
Peu courant
Peu courant
Inconnu
Inconnu
État confusionnel Irritabilité
Nervosité
Hallucination
Hyperactivité psychomotrice
Troubles du système nerveux
Très courant
Peu courant
Peu courant
Inconnu
Inconnu
Inconnu
Inconnu
Inconnu
Sédation
Agitation
Insomnie
Coordination anormale
Convulsions
Maux de tête
Paresthésie
Tremblements
Troubles cardiaques
Inconnu Inconnu
Palpitations
Tachycardie
Troubles vasculaires Inconnu
Hypotension
Troubles oculaires Inconnu
Vision floue
Troubles de l’oreille et du labyrinthe Peu courant
Acouphène
Troubles respiratoires, thoraciques et
médiastinaux
Courant
Inconnu
Inconnu
Gorge sèche
Malaise à la poitrine
Sécheresse nasale
Troubles gastro-intestinaux
Inconnu
Inconnu
Inconnu Inconnu
Constipation Diarrhée
Dyspepsie
Nausées
CSO
Catégorie de fréquence
Effets indésirables – Terme privilégié
Inconnu
Vomissements
Troubles de la peau et des tissus sous-cutanés
Peu courant
Inconnu
Inconnu
Inconnu
Inconnu
Éruption cutanée
Éruption fixe
Prurit
Éruption prurigineuse
Urticaire
Troubles rénaux et urinaires Inconnu
Rétention urinaire
Investigations Inconnues
Augmentation des transaminases†
†De faibles élévations des transaminases peuvent survenir chez certains patients prenant de l’acétaminophène aux doses recommandées qui figurent sur l’étiquette; ces élévations ne s’accompagnent pas d’insuffisance hépatique et disparaissent généralement avec la poursuite ou l’arrêt du traitement par l’acétaminophène.
Tableau 5 : Réactions indésirables au médicament identifiées après la mise en marché de la diphénhydramine et de l’acétaminophène, par catégorie de fréquence estimée à partir des taux de signalement spontané CSO
Catégorie de fréquence Effets indésirables – Terme privilégié
Troubles du système immunitaire
Très rare
Très rare
Réaction anaphylactique Hypersensibilité
Troubles psychiatriques
Très rare
Très rare
Très rare
Très rare
Très rare
État confusionnel
Hallucination Irritabilité
Nervosité
Hyperactivité psychomotrice
Troubles du système nerveux
Très rare
Très rare
Très rare
Très rare
Très rare
Très rare
Très rare
Très rare
Agitation
Coordination anormale
Convulsions
Maux de tête
Insomnie
Paresthésie Sédation
Tremblements
Troubles cardiaques
Très rare
Très rare
Palpitations
Tachycardie
Troubles vasculaires Très rare
Hypotension
Troubles oculaires Très rare
Vision floue
Troubles de l’oreille et du labyrinthe Très rare
Acouphène
Troubles respiratoires, thoraciques et
médiastinaux
Très rare
Très rare
Très rare
Malaise à la poitrine
Gorge sèche
Sécheresse nasale
Troubles gastro-intestinaux
Très rare
Très rare
Très rare Très rare
Constipation Diarrhée
Dyspepsie
Nausées
CSO
Catégorie de fréquence
Effets indésirables – Terme privilégié
Très rare
Vomissements
Troubles de la peau et des tissus sous-cutanés
Très rare
Très rare
Très rare
Très rare
Très rare
Éruption fixe
Prurit
Éruption cutanée
Éruption prurigineuse
Urticaire
Troubles rénaux et urinaires Très rare
Rétention urinaire
Investigations Très rare
Augmentation des transaminases†
†De faibles élévations des transaminases peuvent survenir chez certains patients prenant de l’acétaminophène aux doses recommandées qui figurent sur l’étiquette; ces élévations ne s’accompagnent pas d’insuffisance hépatique et disparaissent généralement avec la poursuite ou l’arrêt du traitement par l’acétaminophène.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
On n’a pas effectué d’essais cliniques afin d’évaluer spécifiquement les interactions médicamenteuses éventuellement associées à TYLENOL® Extra fort Nuit. Les interactions médicamenteuses de chacun des ingrédients actifs sont cependant bien connues.
9.4 Interactions médicament-médicament
Acétaminophène
Alcool
Les résultats obtenus d’études portant sur le métabolisme de doses d’acétaminophène allant jusqu’à 20 mg/kg chez des alcooliques chroniques et d’une étude sur les effets de l’administration de 4 000 mg par jour d’acétaminophène sur une période de 48 heures à des alcooliques chroniques en désintoxication ont produit des résultats inégaux quant aux effets sur la pharmacocinétique de ce médicament. De plus, les tests du fonctionnement hépatique n’ont révélé aucun signe de réactions indésirables (Critchley, 1982, 1983; Kuffner, 1997, 2001; Skinner, 1990; Villeneuve, 1983).
Anticoagulants
On a signalé occasionnellement que des patients prenant des anticoagulants de type coumarinique en concomitance avec des doses régulières d’acétaminophène connaissent des élévations imprévues du rapport international normalisé (RIN). Le médecin doit être en mesure de reconnaître ce potentiel d’interaction et de suivre de près le RIN de ces patients une fois le traitement mis en route. De nombreux facteurs, notamment le régime alimentaire, les médicaments, les conditions environnementales et physiques, peuvent influer sur la réponse du patient à l’anticoagulothérapie (Physicians’ Desk Reference®, 1999). Plusieurs rapports laissent croire que l’acétaminophène est en mesure de produire de l’hypoprothrombinémie (élévation du RIN ou du temps de prothrombine) lorsqu’il est administré avec des dérivés de la coumarine. Dans d’autres études, le temps de prothrombine est resté inchangé (Antlitz et Awalt, 1969; Kwan, 1999; Udall, 1970). En règle générale, les modifications signalées étaient d’une importance clinique restreinte; cependant, il faudrait effectuer périodiquement une évaluation du temps de prothrombine lorsque ces agents sont administrés en concomitance.
Dans la période qui suit immédiatement le renvoi du patient à la maison ou au moment où d’autres médicaments sont administrés, arrêtés ou consommés régulièrement, il est important de surveiller la réponse du patient à l’anticoagulothérapie et de faire réévaluer le temps de prothrombine et le RIN (Physicians’ Desk Reference®, 1999). En dépit de son potentiel d’interaction, l’acétaminophène est l’analgésique EVL le moins apte à interagir avec l’anticoagulothérapie; il demeure donc l’analgésique EVL à privilégier pour les traitements concomitants.
Anticonvulsivants
Certains rapports semblent indiquer que les patients qui suivent un traitement anticonvulsivant à long terme et qui prennent une surdose d’acétaminophène peuvent courir un risque accru d’hépatotoxicité en raison du métabolisme accéléré de l’acétaminophène (Bray, 1992; Miners, 1984). Les données actuelles sont contradictoires. Une étude rétrospective de sept ans sur les hospitalisations associées aux surdosages par l’acétaminophène indique que le taux de mortalité global n’était pas sensiblement différent chez les patients qui prenaient des anticonvulsivants concomitants (Makin, 1995).
Carbamazapine
L’administration orale de doses thérapeutiques habituelles d’acétaminophène et de carbamazépine ne requiert généralement aucun réglage posologique. La carbamazépine est principalement métabolisée par le CYP3A4 (Levy, 1995), alors que l’acétaminophène est surtout métabolisé par le CYP2E1. On ignore s’il existe un risque accru lié à un surdosage d’acétaminophène chez les patients qui suivent un traitement chronique à la carbamazépine.
Hydantoïnes
L’administration orale de doses thérapeutiques habituelles d’acétaminophène et d’hydantoïnes ne requiert généralement aucun réglage posologique ni surveillance particulière. Les études pharmacocinétiques indiquent que la phénytoïne induit principalement la glucuronidation, alors que les métabolites dérivés du glutathion n’augmentent pas chez les patients qui suivent un traitement chronique par la phénytoïne (Prescott, 1981). De plus, des données démontrent que la phénytoïne est métabolisée principalement par le CYP2C9 et le CYP2C19 (Levy, 1995), alors que l’acétaminophène est surtout métabolisé par le CYP2E1 (Slattery, 2002). Ces données indiquent qu’il n’existe aucun risque accru d’hépatotoxicité liée à l’acétaminophène chez les patients qui suivent un traitement chronique aux hydantoïnes, pourvu que les doses recommandées d’acétaminophène soient respectées.
Diflunisal
D’après une mise en garde figurant dans la documentation professionnelle du fabricant du diflunisal, l’administration concomitante de diflunisal et d’acétaminophène a accru d’environ 50 % les concentrations plasmatiques d’acétaminophène chez des volontaires en bonne santé.
L’acétaminophène n’a pas eu d’effet sur les concentrations plasmatiques du diflunisal. L’importance clinique de ces observations n’a pas été établie; cependant, il faut faire preuve de prudence lorsqu’on administre le diflunisal et l’acétaminophène en concomitance. De plus, il faut surveiller de près les patients qui suivent ce type de traitement.
Isoniazide
Certains rapports permettent de croire que les patients qui suivent un traitement chronique à l’isoniazide peuvent courir le risque de présenter une hépatotoxicité liée au surdosage d’acétaminophène. Puisque les patients qui prennent de l’isoniazide peuvent présenter des effets hépatiques attribuables à l’isoniazide administré seul, les données provenant de rapports de cas individuels n’élucident pas si l’administration chronique d’isoniazide peut majorer le risque de toxicité associée à l’acétaminophène.
L’isoniazide est métabolisé principalement par le CYP2E1 et a un effet inducteur sur le CYP2E1. Les études effectuées sur des sujets en bonne santé démontrent que l’isoniazide inhibe la formation du métabolite toxique, la NAPQI, lorsqu’il est administré en concomitance avec de l’acétaminophène, mais qu’il augmente la formation de NAPQI quand l’acétaminophène est administré un jour après l’arrêt de l’isoniazide. Il est donc peu probable que l’utilisation concomitante d’isoniazide potentialise le risque d’hépatotoxicité provoquée par l’acétaminophène, pourvu que les doses recommandées soient respectées. L’induction du CYP2E1 par l’isoniazide est de courte durée, durant seulement 12 à 48 heures après l’arrêt de l’isoniazide; c’est pendant cette période que la toxicité associée à une surdose par l’acétaminophène pourrait être potentialisée.
Chlorhydrate de diphénhydramine
La diphénhydramine inhibe le CYP2D6, ce qui donne lieu à une interaction médicament-médicament significative, sur le plan clinique, lorsqu’elle est administrée en association avec des composés qui sont également métabolisés par le cytochrome P450 comme le métoprolol, les antidépresseurs tricycliques, les antidiarrhéiques, les antipsychotiques et le tramadol (Bartra, 2006; Sharma, 2003). La diphénhydramine peut accentuer les effets sédatifs des dépresseurs du système nerveux central, y compris l’alcool (Cohen 1987, Burns 1980), les sédatifs et les tranquillisants.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec les produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-test de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Acétaminophène
L’acétaminophène (N-acétyl-p-aminophénol, 4-hydroxyacétanilide) est un médicament analgésique et antipyrétique ayant peu ou pas d’effets anti-inflammatoires. Bien que son mécanisme d’action spécifique ne soit pas très bien compris, le travail accompli par Boutaud et coll. (2002) permet de croire que l’acétaminophène est un inhibiteur de l’activité peroxydasique de la cyclooxygénase (inhibiteur de la prostaglandine H synthétase) et que la concentration d’hydroperoxyde contribue à la sélectivité cellulaire dans son action. L’importance de l’effet inhibiteur exercé par l’acétaminophène dépend de l’état d’oxydo-réduction et des concentrations de substrats au voisinage des enzymes. Cela explique son activité sélective sur la douleur et la fièvre et son faible effet anti-inflammatoire. Aux doses thérapeutiques, l’acétaminophène n’inhibe pas la cyclooxygénase (COX) dans les tissus périphériques, ce qui expliquerait sa faible activité anti-inflammatoire (Ouellet, 2001).
On suppose que son action analgésique serait attribuable à l’élévation du seuil de sensibilité à la douleur et son effet antipyrétique, à son action sur le centre de la thermorégulation de l’hypothalamus.
Bien que l’on n’ait pas parfaitement élucidé le mécanisme précis et le site de l’action analgésique de l’acétaminophène, on croit qu’il exerce son effet en augmentant le seuil de la douleur (Flower,1985; Guzman, 1964; Lim, 1964). Il est possible que son action passe par une inhibition de la voie du monoxyde d’azote dont la médiation serait assurée par une variété de récepteurs de neurotransmetteurs dont le N-méthyl-D-aspartate et la substance P (Bjorkman, 1994).
Les recherches indiquent que les pyrogènes endogènes produits par les leucocytes entraînent une augmentation de la prostaglandine E (PGE) dans le liquide céphalorachidien. Cette augmentation de la PGE agit sur la région pré-optique de l’hypothalamus antérieur et provoque une diminution de la perte de chaleur et une augmentation du gain de chaleur, ce qui se traduit par de la fièvre.
On a montré que l’acétaminophène inhibe l’action des pyrogènes endogènes sur les centres de la thermorégulation du cerveau en bloquant la formation et la libération de prostaglandines dans le système nerveux central (Ameer, 1977; Atkins, 1974; Koch-Weser, 1976; Milton, 1976). L’inhibition du métabolisme de l’acide arachidonique n’est pas requise pour l’effet antipyrétique de l’acétaminophène
(Clark, 1985). L’acétaminophène ne dépend pas de l’activation du récepteur V-1 de l’argininevasopressine pour produire son effet antipyrétique, comme on l’a constaté chez des rats traités par de l’indométhacine et des salicylates (Wilkinson, 1990, 1993). Ce phénomène a été démontré chez les animaux lorsque l’on a observé une diminution à la fois de la fièvre et de l’activité de la PGE après l’administration d’acétaminophène à des chats non anesthésiés et à des lapins et des chiens ayant subi une inhibition de la prostaglandine synthétase par l’acétaminophène (Feldberg, 1972; Flower, 1972).
Données in vitro et animales :
Des études de pharmacologie ont été effectuées sur chacun des ingrédients actifs de la préparation. On a ainsi démontré que l’acétaminophène administré oralement produit chez le rat une analgésie comparable à celle de la phénacétine et qu’il augmente le seuil de la douleur chez des lapins recevant des électrochocs. Le mode d’action de l’acétaminophène passe par sa capacité de bloquer la biosynthèse des prostaglandines en exerçant une inhibition spécifique de la prostaglandine synthétase dans le système nerveux central, ce qui explique son absence d’activité anti-inflammatoire (Ameer et Greenblatt, 1977).
Chlorhydrate de diphénhydramine
La diphénhydramine entre en compétition avec l’histamine pour la liaison aux récepteurs H1 sur les cellules effectrices du tractus gastro-intestinal, des vaisseaux sanguins et des voies respiratoires. Elle possède également des effets anticholinergiques et sédatifs (Merck Manuals Online Medical Library).
La diphénhydramine est un antihistaminique de première génération et un antagoniste des récepteurs H1. Cet antagonisme résulte davantage d’un blocage de l’effet de l’histamine que d’un blocage de sa production ou de sa libération. La diphénhydramine inhibe la plupart des réponses des muscles lisses à l’histamine ainsi que les effets vasoconstricteurs de l’histamine. Cet antagonisme peut également produire des effets anticholinergiques et antiémétiques ainsi que des effets secondaires sédatifs importants.
Données in vitro et animales :
On a observé que la diphénhydramine exerce une activité antagoniste des récepteurs H1 de l’histamine dans plusieurs modèles animaux, dont le rat. En plus de son activité antihistaminique, la diphénhydramine a produit des activités antimuscariniques et antisérotoninergiques efficaces dans des études effectuées sur des rats Wistar adultes (Niemegeers, 1982).
10.2 Pharmacodynamie
Acétaminophène
L’acétaminophène est un analgésique à action centrale non opiacé et non salicylé. Ses effets analgésique et antipyrétique sont cliniquement prouvés. On attribue son action analgésique à l’élévation du seuil de la douleur (Flower, 1985; Guzman, 1964; Lim, 1964) et son pouvoir antipyrétique, à son action sur les centres de la thermorégulation de l’hypothalamus (Ameer, 1977; Atkins, 1974; Koch-Weser, 1976; Milton, 1976).
La dose analgésique efficace optimale d’acétaminophène a été déterminée dans des études sur la douleur dentaire et se situe à 1 000 mg administrés toutes les quatre à six heures, jusqu’à un maximum de 4 000 mg par jour. Au moins 500 études cliniques contrôlées, publiées ou inédites, effectuées auprès d’adultes et d’enfants, ont évalué les propriétés analgésiques et antipyrétiques de l’acétaminophène. Ces études comprenaient des traitements par des doses uniques ou multiples. La plupart des études ont duré moins de 14 jours, quoique la plus longue ait duré deux ans. Aucun problème notable relatif au profil d’innocuité n’a été décelé dans ces études.
De plus, administré aux doses recommandées, l’acétaminophène ne semble pas accroître le risque de survenue d’une maladie rénale ni d’une ulcération ou de saignements du tractus gastro-intestinal supérieur (Edwards, 1971; Hofteizer, 1982; Johnson et Driscoll, 1981; Langman, 1994; Peura, 1997; Prescott, 1990; Rexrode, 2001;Singh, 2000). Cette observation est cohérente avec son effet inhibiteur minimal sur la synthèse des prostaglandines périphériques et sur la synthèse des prostaglandines gastriques (Cryer, 2002; Jackson, 1984).
La puissance de l’acétaminophène est considérée équivalente à celle de l’AAS et de l’ibuprofène, quant à ses effets analgésiques et antipyrétiques, si on l’administre selon la posologie recommandée EVL. L’acétaminophène administré aux doses recommandées ne cause pas le type de complications gastrointestinales associées aux AINS, c’est-à-dire l’irritation du tube digestif, l’érosion gastrique, les pertes sanguines gastro-intestinales occultes ou manifestes et les ulcères. Cependant, contrairement à ces médicaments, l’acétaminophène, administré à des doses cliniques appropriées, n’a pas d’effet antiinflammatoire chez l’humain.
Chlorhydrate de diphénhydramine
La diphénhydramine, une éthanolamine, est un antagoniste de première génération des récepteurs H1.
C’est un inhibiteur compétitif réversible de l’histamine qui se lie aux récepteurs H1. Les antagonistes des récepteurs H1, surtout les éthanolamines, sont dotés d’effets antihistaminiques et antimuscariniques importants, et de propriétés sédatives associées (Hoffman 2001).
L’effet sédatif de la diphénhydramine serait attribuable à un antagonisme entre les récepteurs centraux de l’histamine et les récepteurs cholinergiques, et la diphénhydramine intacte. La durée de la sédation après une dose orale de 50 mg a été associée à des concentrations plasmatiques plus élevées, et était significativement différente de celle du placebo pendant les trois premières heures suivant l’administration (Carruthers, 1978). On a établi une corrélation entre la pharmacodynamie de la sédation et les concentrations maximales du médicament qui se produisent pendant l’absorption et la phase de distribution alpha (Simons, 1990; Kenvue – Données internes).
10.3 Pharmacocinétique
Acétaminophène
Absorption
L’acétaminophène administré par voie orale est absorbé rapidement et presque complètement à partir du tractus gastro-intestinal, principalement dans l’intestin grêle. Ce processus d’absorption se produit lors du passage passif du médicament. Les pics plasmatiques sont atteints après 0,4 à 1 heure selon la formulation du produit. Le taux d’absorption orale est principalement fonction du taux de vidange gastrique (Forrest, 1982; Raffa, 2014; Marzuillo, 2014, Djerf, 2015; Dollery, 1999).
La biodisponibilité relative varie entre 85 et 99 % (McGilveray, 1971; Liu, 2015). Les concentrations plasmatiques maximales sont habituellement atteintes environ 30 à 60 minutes après l’administration orale (Sweetman, 2011; Grosser, 2011).
Chez l’adulte, les concentrations plasmatiques maximales sont observées dans l’heure qui suit l’ingestion, et varient de 14,8 à 17,6 μg/ml pour une dose unique de 1 000 mg (Kenvue – Données internes).
Les concentrations plasmatiques maximales à l’état d’équilibre après l’administration de doses de
1 000 mg toutes les 6 heures vont de 17,6 à 18,2 μg/ml (Kenvue – Données internes). Les données pharmacocinétiques regroupées de cinq études parrainées par la compagnie pour 59 enfants fébriles âgés de 6 mois à 11 ans ont démontré qu’une concentration maximale moyenne de 12,08 ± 3,92 μg/ml était atteinte à 51 ± 39 min (médiane, 35 min), après l’administration d’une dose de 12,5 mg/kg (Pigeon, 1978; Byerly, 1986; Kenvue – Données internes; Gelotte, 1994).
Après l’administration d’une dose unique de deux comprimés enrobés de gélatine contenant 1 000 mg d’acétaminophène et 50 mg de chlorhydrate de diphénhydramine, les concentrations plasmatiques moyennes de 14,2 µg/mL et la Tmax médiane de 1 heure pour l’acétaminophène se situent dans les intervalles indiqués pour les produits à ingrédient unique (Kenvue – Données internes).
Bien que les concentrations maximales d’acétaminophène soient retardées lorsqu’il est administré avec des aliments, le degré d’absorption n’est pas affecté (Forrest, 1982; Raffa 2014; Moore, 2015).
L’acétaminophène peut être pris indépendamment des repas (Forrest, 1982).
Distribution
L’acétaminophène est distribué de façon uniforme à la plupart des liquides organiques, à l’exception du tissu adipeux. Il en résulte que le volume de distribution chez les adultes varie de 0,8 à 1,0 L/kg (Forrest et coll., 1982; Ameer, 1983). Comme l’acétaminophène se lie faiblement aux protéines plasmatiques (10 % à 25 % seulement), il n’entre pas en compétition avec des médicaments qui se lient fortement aux protéines (Levy, 1981; Milligan, 1994).
Métabolisme
L’acétaminophène est métabolisé principalement dans le foie, par trois voies principales distinctes : conjugaison avec le glucuronide, conjugaison avec le sulfate et oxydation par le système enzymatique des oxydases à fonction mixte du cytochrome P450 (Slattery, 2002).
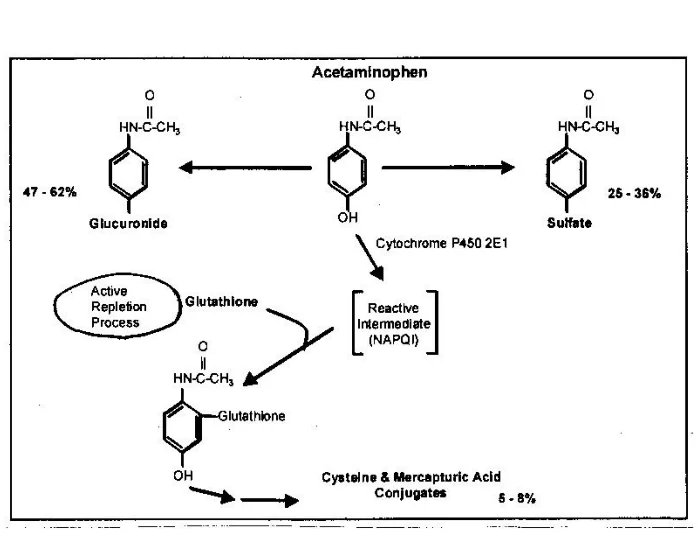
Les voies glucuronique et oxydative obéissent à une cinétique de premier ordre, ce qui veut dire que la concentration d’acétaminophène métabolisé augmente à mesure que celle du foie augmente. La voie métabolique du sulfate obéit à une cinétique de Michaelis-Menten, ce qui signifie que la concentration d’acétaminophène métabolisé reste constante dès que la concentration hépatique dépasse le seuil de saturation. Le métabolisme de l’acétaminophène est schématisé à la Figure 2.
La principale voie métabolique est la glucuronidation; dans cette voie, 47 à 62 % de la dose d’acétaminophène se conjuguent avec du glucuronide. Ces conjugués du glucuronide sont inactifs et non toxiques, sécrétés dans la bile et éliminés dans l’urine. La deuxième principale voie métabolique est la sulfatation; dans cette voie, de 25 à 36 % de la dose d’acétaminophène se conjugue avec du sulfate. Ces conjugués esters de sulfate sont également inactifs et non toxiques et excrétés dans l’urine. La troisième voie métabolique est l’oxydation; dans cette voie, de 5 à 8 % de la dose d’acétaminophène sont métabolisés par le système enzymatique du cytochrome P450. L’isoenzyme qui en est essentiellement responsable est le CYP2E1. Lorsque l’acétaminophène est métabolisé par le CYP2E1, il produit un intermédiaire hautement réactif, la N-acétyl-p-benzoquinoneimine (NAPQI). En raison de son caractère hautement réactif, la NAPQI ne peut pas s’accumuler ni être mesurée en dehors du foie. Cet intermédiaire est rapidement inactivé par les réserves hépatocellulaires de glutathion pour former de la cystéine et des conjugués mercapturates, qui sont à la fois inactifs et non toxiques. Ces conjugués sont excrétés dans l’urine.
Figure 2 : Métabolisme de l’acétaminophène
Excrétion
L’acétaminophène est soumis à un processus d’élimination de premier ordre de l’organisme et possède une courte demi-vie plasmatique pouvant durer de 2 à 3 heures chez les jeunes adultes et les personnes âgées en bonne santé et de 1,5 à 2,9 heures chez les enfants (Miners, 1988; Triggs, 1975; Briant, 1976; Divoll, 1982; Bedjaoui, 1984; Bannwarth, 1992; Nahata, 1984; Walson, 1989; Brown, 1992; Kelley, 1992; Rømsing, 2001). Puisque l’acétaminophène est éliminé rapidement de l’organisme, la prise de doses répétées ne donne pas lieu à une accumulation de médicament dans le plasma.
Chlorhydrate de diphénhydramine
Les concentrations plasmatiques maximales de diphénhydramine apparaissent en 2 à 3 heures et sont similaires chez les hommes et les femmes jeunes ou âgés et en bonne santé, alors que la demi-vie de la diphénhydramine est un peu plus longue et plus variable chez les hommes âgés. La pharmacocinétique de la diphénhydramine est influencée par l’origine ethnique, les concentrations plasmatiques moyennes étant plus faibles chez les Asiatiques que chez les personnes de race blanche.
En outre, on observe une plus importante distribution tissulaire Vd : 480 comparativement à
292 L/70 kg) et une clairance plus rapide du médicament (79 comparativement à 51 L/70 kg/h) chez les Asiatiques que chez les personnes de race blanche. La clairance non rénale (environ 33 L/h) est le facteur qui contribue le plus à la clairance globale (Cl/F environ 45 L/h) de la diphénhydramine; la clairance rénale du médicament sous sa forme inchangée n’y contribue qu’à environ 1 L/h. La biodisponibilité orale de la diphénhydramine varie de 43 à 72 %.
La diphénhydramine est très lipophile et traverse aisément la barrière hémato-encéphalique, exerçant alors un effet sédatif. En raison de son caractère lipophile, la diphénhydramine subit également un métabolisme hépatique important.
La diphénhydramine est rapidement et presque complètement métabolisée dans le foie, par déméthylation, principalement en acide diphénylméthoxyacétique. Les faibles concentrations plasmatiques circulantes observées avec les antihistaminiques sont en partie dues à un important effet de premier passage et à leur distribution tissulaire.
La diphénhydramine inhibe le CYP2D6, ce qui peut donner lieu à des interactions médicamenteuses importantes avec les substances qui sont aussi métabolisées par le cytochrome P450 comme le métoprolol, les antidépresseurs tricycliques, les antiarythmiques, les antipsychotiques et le tramadol (Sharma, 2003; Bartra, 2006).
Populations et états pathologiques particuliers
- Polymorphisme génétique : Déficience en glucose-6-phosphate déshydrogénase (G6PD) : Aux doses thérapeutiques, l’acétaminophène ne raccourcit pas la durée de vie des érythrocytes et ne produit aucune destruction cliniquement notable des globules rouges circulants (Chan, 1976; Cottafava, 1990; Beutler, 1984).
Insuffisance hépatique : Le ralentissement du métabolisme de l’acétaminophène, l’augmentation de l’activité du système enzymatique cytochrome P450, ou l’épuisement des réserves de glutathion figurent parmi les facteurs de risque théoriques de l’hépatotoxicité associée à l’acétaminophène
chez les patients atteints d’une affection hépatique chronique. Toutefois, l’acétaminophène a été étudié chez des adultes et des enfants présentant une grande variété d’affections hépatiques, y compris divers types de cirrhoses, d’hépatites (y compris l’hépatite C), de transformations nodulaires, de fibrose hépatique congénitale et de déficience en α1-antitrypsine. On n’a mis en évidence aucune augmentation du risque d’hépatotoxicité en lien avec ces affections aux doses actuellement recommandées d’acétaminophène; cependant, les études étaient dépourvues de la puissance statistique nécessaire pour déterminer le niveau de risque avec certitude [voir la section 7 – MISES EN GARDE ET PRÉCAUTIONS].
Insuffisance rénale : D’après les données cliniques actuelles, l’acétaminophène peut être administré aux personnes atteintes d’affection rénale chronique sans qu’il soit nécessaire de régler la posologie. Martin et coll. (1991) ont constaté que, chez les patients atteints d’insuffisance rénale chronique, les concentrations plasmatiques d’acétaminophène ainsi que les concentrations des métabolites glucuronide et sulfate inactifs étaient supérieures à celles observées chez des sujets en bonne santé après administration répétée du médicament pendant une période maximale de dix jours.
Plusieurs études ayant porté sur des doses uniques ont mis en évidence l’accumulation de métabolites de l’acétaminophène chez des sujets présentant une insuffisance rénale chronique modérée et chez des sujets anéphriques pour qui l’hémodialyse semblait être la principale voie d’élimination (Lowenthal, 1976; Chan, 1997; Prescott, 1989; Øie, 1975) [voir la section 7 – MISES EN GARDE ET PRÉCAUTIONS].
Obésité : Les résultats d’études cliniques bien conçues indiquent qu’il n’est pas nécessaire de réduire la dose d’acétaminophène pour éviter une majoration potentielle du risque de toxicité. O’Shea et coll. (1994) ont étudié la pharmacocinétique de la chlorzoxazone (un marqueur potentiel de l’activité du CYP2E1) dans le but d’évaluer l’effet de l’obésité sur l’activité du CYP2E1. Les auteurs ont conclu que le CYP2E1 est induit chez les adultes obèses, ce qui pourrait avoir une influence sur la voie métabolique empruntée par un bon nombre de médicaments métabolisés par le CYP2E1, y compris l’acétaminophène. Cependant, les données pharmacocinétiques relatives à la prise
- d’acétaminophène ont été étudiées chez des adultes obèses (Abernethy, 1982). Dans cette étude prospective, une dose de 650 mg d’acétaminophène a été administrée par voie intraveineuse à des hommes obèses (297 lb), à des femmes obèses (194 lb), à des sujets témoins de sexe masculin (155 lb) et de sexe féminin (121 lb). Le volume de distribution de l’acétaminophène, calculé d’après le poids corporel total, était légèrement plus faible chez les adultes obèses. Néanmoins il importe de souligner qu’il n’y avait pas de différence parmi les sujets des divers groupes relativement à la demi-vie et à la clairance métabolique calculée en fonction du poids corporel total.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à température ambiante (15 à 30 °C).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique – Acétaminophène
Nom propre : Acétaminophène
Nom chimique : N-acétyl-p-aminophénol
Formule moléculaire et masse moléculaire : C8H9NO2 / 151,16
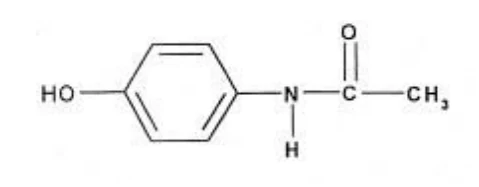
Formule développée :
Propriétés physicochimiques : L’acétaminophène est une poudre cristalline blanche soluble dans le méthanol, l’éthanol, le DMF, l’acétone, l’acétate d’éthyle; très légèrement soluble dans l’eau froide, davantage dans l’eau chaude.
Substance pharmaceutique – Chlorhydrate de diphénhydramine
Nom propre : Chlorhydrate de diphénhydramine
Nom chimique : chlorhydrate de 2-diphénylméthoxy-N,N-diméthyléthanamine
Formule moléculaire et masse moléculaire : C17H21NO / 291,41
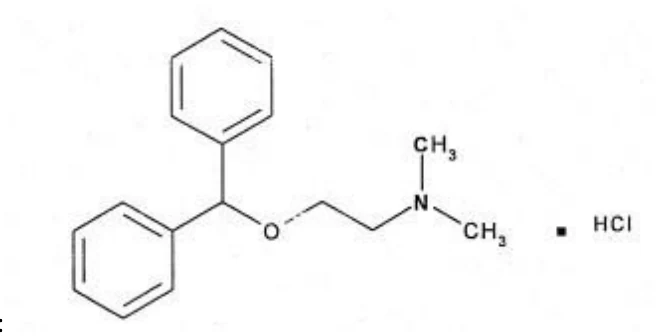
Formule développée :
Propriétés physicochimiques : Le chlorhydrate de diphénhydramine est une poudre cristalline blanche à blanc cassé, soluble dans l’eau, l’alcool, le chloroforme et l’acétone; très légèrement soluble dans le benzène et l’éther.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et données démographiques de l’étude
Deux études à répartition aléatoire et à double insu, contrôlées par placebo, avec groupes parallèles et portant sur une dose unique (études AADPWS4002 et AADPWS4001) ont été réalisées afin d’évaluer comparativement au placebo, les effets de l’acétaminophène et du chlorhydrate de diphénhydramine, administrés seuls ou en association, sur le sommeil chez des patients ayant subi une chirurgie buccale et dont le sommeil était déphasé. Les deux études ont été conçues selon des protocoles très similaires. Le tableau 6 résume les protocoles de ces essais cliniques et en présente les principales différences.
Tableau 6 : Résumé de la conception clinique
Numéro d’identificat ion de l’étude | Conception de l’essai | Médicaments d’étude et de contrôle : Dose, voie | Sujets de l’étude Âge moyen (tranche) | Principaux critères d’inclusion | Déphasage du sommeil |
|---|---|---|---|---|---|
| AADPWS4002 | Répartition aléatoire, double insu, contrôle par placebo, groupes parallèles, dose unique | Comprimés d’APAP/DPH : 2 x APAP 500 mg / DPH 25 mg, voie orale Comprimés d’APAP : 2 x 500 mg, voie orale Capsules de DPH : 2 x 25 mg, voie orale Comprimé de placebo d’APAP : 2 comprimés inertes, voie orale Capsules de placebo de DPH : 2 capsules inertes, voie orale | 338 18,2 ans (16 à 45 ans) | Sujets souffrant de douleur postopératoire légère, modérée ou grave après extraction chirurgicale de 1 ou 2 troisièmes molaires, dont une seule troisième molaire mandibulaire au moins partiellement touchée | Au moins 5 heures plus tôt que d’habitude |
| AADPWS4001 | Répartition aléatoire, double insu, contrôle par placebo, groupes parallèles, dose unique | Comprimés d’APAP/DPH : 2 x APAP 500 mg / DPH 25 mg, voie orale Comprimés d’APAP : 2 x 500 mg, voie orale Comprimés de placebo : 2 comprimés inertes, voie orale | 85 19,5 ans (16 à 45 ans) | Sujets souffrant de douleur postopératoire légère, modérée ou grave après extraction chirurgicale de 1 ou 2 troisièmes molaires, dont une seule troisième molaire mandibulaire au moins partiellement touchée | Au moins 5 heures plus tôt que d’habitude |
Le principal critère d’évaluation de l’efficacité adopté dans les deux études était la durée totale du sommeil mesurée par actigraphie. Les critères secondaires d’évaluation étaient l’évaluation globale du médicament à l’étude en tant que somnifère, le réveil après la survenue du sommeil, la latence du sommeil, l’évaluation globale du médicament à l’étude en tant qu’analgésique, et le délai en minutes avant la prise d’un médicament de secours. Des évaluations subjectives de la qualité réparatrice du sommeil et de la qualité du sommeil ont également été effectuées.
14.2 Résultats de l’étude
Les résultats des études AADPWS4002 et AADPWS4001 indiquent que, pour les variables de la douleur et du sommeil mesurées, l’association d’acétaminophène à 1 000 mg et de chlorhydrate de diphénhydramine à 50 mg a produit un soulagement significativement supérieur comparativement au placebo de la douleur dentaire (p < 0,001, études AADPWS4002 et AADPWS4001) et de l’insomnie (durée totale du sommeil : p < 0,001, études AADPWS4002 et AADPWS4001). Les études AADPWS4002 et AADPWS4001 ont également permis de démontrer que l’association d’acétaminophène à 1 000 mg et de chlorhydrate de diphénhydramine à 50 mg a procuré un soulagement statistiquement supérieur de l’insomnie par rapport à l’acétaminophène à 1 000 mg administré seul (p = 0,001, étude AADPWS4002; p = 0,003, étude AADPWS4001).
Étude AADPWS4002
Les résultats de cette étude ont mis en lumière les contributions individuelles de l’acétaminophène et du chlorhydrate de diphénhydramine dans le produit d’association analgésique/somnifère. En outre, l’étude a démontré l’avantage additionnel statistiquement significatif qu’offre le chlorhydrate de diphénhydramine, un somnifère, lorsqu’il est associé à l’acétaminophène, un analgésique, aux personnes souffrant de douleur et d’insomnie. L’acétaminophène à 1 000 mg combiné au chlorhydrate de diphénhydramine à 50 mg a produit un soulagement plus marqué et statistiquement significatif de l’insomnie que l’acétaminophène à 1 000 mg seul, que le chlorhydrate de diphénhydramine à 50 mg seul et que le placebo; en outre, il a produit un soulagement plus marqué et statistiquement significatif de la douleur dentaire que le chlorhydrate de diphénhydramine et que le placebo.
La moyenne des moindres carrés de la durée totale du sommeil était de 287,31 minutes chez les sujets traités par l’association d’acétaminophène à 1 000 mg et de chlorhydrate de diphénhydramine à 50 mg, de 226,37 minutes chez les sujets traités par l’acétaminophène à 1 000 mg, et de 174,57 minutes chez les sujets ayant reçu le placebo.
La durée totale du sommeil était plus longue (résultat statistiquement significatif) chez les sujets traités par l’association d’acétaminophène à 1 000 mg/chlorhydrate de diphénhydramine à 50 mg comparativement aux sujets traités par l’acétaminophène à 1 000 mg (p = 0,001), aux sujets traités par le chlorhydrate de diphénhydramine à 50 mg (p < 0,001), et aux sujets ayant reçu le placebo (p < 0,001). En outre, la durée totale du sommeil était plus longue (résultat statistiquement significatif) chez les sujets traités par l’acétaminophène à 1 000 mg que chez les sujets ayant reçu le placebo (p < 0,001), et plus longue (résultat marginalement significatif) que chez les sujets traités par le chlorhydrate de diphénhydramine à 50 mg (p = 0,053). La durée totale du sommeil était en outre plus longue (résultat statistiquement significatif) chez les sujets traités par le chlorhydrate de diphénhydramine à 50 mg que chez les sujets ayant reçu le placebo (p < 0,001). Ces résultats démontrent l’avantage additionnel et statistiquement significatif qu’offre le chlorhydrate de diphénhydramine lorsqu’il est associé à l’acétaminophène, comparativement à l’acétaminophène administré seul, pour le soulagement de l’insomnie dans cette étude.
L’évaluation globale du médicament à l’étude en tant qu’analgésique constituait le principal critère d’évaluation du soulagement de la douleur. La moyenne des moindres carrés de l’évaluation globale du médicament à l’étude en tant qu’analgésique était de
1,66 chez les sujets traités par l’association d’acétaminophène à 1 000 mg et de chlorhydrate de diphénhydramine à 50 mg, de 0,99 chez les sujets traités par le chlorhydrate de diphénhydramine à 50 mg, de 1,77 chez les sujets traités par l’acétaminophène à 1 000 mg et de 0,40 chez les sujets ayant reçu le placebo. L’évaluation globale était supérieure (résultat statistiquement significatif) chez les sujets traités par l’association d’acétaminophène à 1 000 mg et de chlorhydrate de diphénhydramine à 50 mg que chez les sujets traités par le chlorhydrate de diphénhydramine à 50 mg (p < 0,001) et que chez les sujets ayant reçu le placebo (p < 0,001). Les résultats de cette étude démontrent l’avantage statistiquement significatif de l’acétaminophène pour le soulagement de la douleur.
Étude AADPWS4001
Dans l’ensemble, les résultats de cette étude ont démontré que l’association d’acétaminophène à
1 000 mg et de chlorhydrate de diphénhydramine à 50 mg a procuré un soulagement plus marqué (résultat statistiquement significatif) de l’insomnie comparativement à l’acétaminophène à 1 000 mg administré seul et au placebo et a procuré un soulagement plus marqué (résultat statistiquement significatif) de la douleur dentaire que le placebo. Les résultats montrent également que l’administration de chlorhydrate de diphénhydramine a conféré un avantage additionnel et statistiquement significatif lorsqu’il a été associé à l’acétaminophène, comparativement à l’acétaminophène administré seul, pour soulager l’insomnie.
Le principal critère d’évaluation précisé dans le protocole était la durée totale du sommeil, mesurée objectivement par actigraphie. La moyenne des moindres carrés de la durée totale du sommeil était de 359,96 minutes chez les sujets traités par l’association d’acétaminophène à 1 000 mg et de chlorhydrate de diphénhydramine à 50 mg, de 252,30 minutes chez les sujets traités par l’acétaminophène à 1 000 mg et de 127,37 minutes chez les sujets ayant reçu le placebo. La durée totale du sommeil était plus longue (résultat statistiquement significatif) chez les sujets traités par l’association d’acétaminophène à 1 000 mg et de chlorhydrate de diphénhydramine à 50 mg comparativement aux sujets traités par l’acétaminophène à 1 000 mg (p = 0,003) et à ceux ayant reçu le placebo (p < 0,001). En outre, la durée totale du sommeil était plus longue (résultat statistiquement significatif) chez les sujets traités par l’acétaminophène à 1 000 mg comparativement à ceux ayant reçu le placebo (p = 0,013). Ces résultats démontrent l’avantage additionnel et statistiquement significatif qu’offre le chlorhydrate de diphénhydramine lorsqu’il est associé à l’acétaminophène, comparativement à l’acétaminophène administré seul, pour le soulagement de l’insomnie dans cette étude.
L’évaluation globale du médicament à l’étude en tant qu’analgésique constituait le principal critère d’évaluation du soulagement de la douleur. La moyenne des moindres carrés de l’évaluation globale du médicament à l’étude en tant qu’analgésique était de 2,00 chez les sujets traités par l’association d’acétaminophène à 1 000 mg et de chlorhydrate de diphénhydramine à 50 mg, de 1,77 chez les sujets traités par l’acétaminophène à 1 000 mg, et de 0,37 chez les sujets ayant reçu le placebo. L’évaluation globale était supérieure (résultat statistiquement significatif) chez les sujets traités par l’association d’acétaminophène à 1 000 mg et de chlorhydrate de diphénhydramine à 50 mg que chez les sujets ayant reçu le placebo (p < 0,001). Les résultats de cette étude démontrent l’avantage statistiquement significatif de l’acétaminophène pour le soulagement de la douleur.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Études de toxicité sur 14 jours Acétaminophène
Les études de toxicité sur une durée de 14 jours réalisées chez des rats F344/N ont révélé que l’acétaminophène administré avec la nourriture était bien toléré après l’administration orale de 0, 800, 1 600, 3 100, 6 200 ou 12 500 ppm, pendant 14 jours. De même, les études de toxicité effectuées chez des souris B6C3F1 ont montré que l’acétaminophène était bien toléré après l’administration de 0, 250, 500, 1 000, 2 000 ou 4 000 ppm pendant 14 jours. Tous les animaux ont survécu jusqu’à la fin de l’étude. Aucune lésion reliée à la substance n’a été mise en évidence à l’autopsie (National Toxicology Program 394).
Chlorhydrate de diphénhydramine
Chez des rats F344/N, des doses orales de 0, 620, 1 250, 2 500, 5 000 ou 10 000 ppm de chlorhydrate de diphénhydramine ont été administrées avec la nourriture pendant 14 jours consécutifs. Tous les rats du groupe 10 000 ppm et 9 rats sur 10 dans le groupe 5 000 ppm sont morts avant la fin de l’étude. Chez les souris B6C3F1 ayant reçu 0, 310, 620, 1 250, 2 500 ou 5 000 ppm de chlorhydrate de diphénhydramine, tous les animaux du groupe 5 000 ppm, 4 animaux par sexe dans le groupe 2 500 ppm et 4 mâles dans le groupe 1 250 ppm sont morts avant la fin de l’étude (National Toxicology Program 355). Études de toxicité sur 13 semaines
Acétaminophène
Des études de toxicité ont été effectuées avec des doses répétées pendant 13 semaines chez des rats F344/N et des souris B6C3F1 ayant reçu 0, 800, 1 600, 3 200, 6 400, 12 500 ou 25 000 ppm d’acétaminophène dans leur alimentation. Dans le groupe 25 000 ppm, on a observé une inflammation hépatique chronique active d’intensité légère ou modérée ainsi qu’une régénération minime des tubules rénaux reliée à l’acétaminophène chez tous les animaux.
De même, dans le groupe 25 000 ppm, tous les rats mâles présentaient une atrophie testiculaire tandis que les femelles présentaient une atrophie utérine et ovarienne (National Toxicology Program 394). Chlorhydrate de diphénhydramine
Dans les études d’une durée de 13 semaines effectuées chez des rats F344/N ayant reçu 0, 156, 313, 625, 1 250 et 2 500 ppm de chlorhydrate de diphénhydramine dans l’alimentation, on a observé une vacuolisation cytoplasmique du foie chez tous les animaux recevant 313 ppm ou plus. Des souris B6C3F1 ayant reçu 0, 78, 156, 313, 625 et 1 250 ppm de chlorhydrate de diphénhydramine dans l’alimentation n’ont manifesté aucun effet histopathologique relié à la substance administrée (National Toxicology Program 355).
Cancérogénicité :
Acétaminophène
Des études de cancérogénicité d’une durée de 2 ans (103 semaines) ont été effectuées chez des rats F344/N et des souris B6C3F1 à qui l’on avait administré 0, 600, 3 000 ou 6 000 ppm d’acétaminophène avec la nourriture. On n’a relevé aucun signe de cancérogénicité relié à l’acétaminophène chez les souris B6C3F1 mâles et femelles, peu importe la dose administrée. De même, on n’a relevé aucun signe de cancérogénicité reliée à l’acétaminophène chez les rats mâles des groupes 600, 3 000 ou 6 000 ppm, tandis que chez les rates on a relevé des cas équivoques de leucémies à cellules mononucléées avec les doses supérieures (National Toxicology Program 394).
Chlorhydrate de diphénhydramine
Des études de cancérogénicité à long terme ont été réalisées chez des rats mâles F344/N à qui l’on a administré 0, 313 ou 625 ppm de chlorhydrate de diphénhydramine, et chez des souris B6C3F1 mâles et femelles ainsi que des rates à qui l’on a administré 0, 156 ou 313 ppm de chlorhydrate de diphénhydramine pendant 103 semaines avec la nourriture. L’incidence des tumeurs à cellules gliales chez les rats mâles à la dose élevée et l’incidence des adénomes alvéolaires ou bronchiolaires chez les rats mâles à la faible dose étaient légèrement plus élevées que chez les animaux témoins. Chez les rates, on a constaté des incidences notables d’adénomes de l’hypophyse antérieure. Cependant, les incidences des lésions néoplasiques n’ont pas été considérées comme étant liées à la substance administrée. En outre, aucun effet carcinogène n’a été relevé chez les souris (National Toxicology Program 355).
Génotoxicité :
Acétaminophène
Des études de génotoxicité ont été effectuées sur les souches TA100, TA102, TA1535, TA1537 et TA98 de S. typhimurium, avec ou sans S9. Aucun signe de mutagénicité n’a été relevé dans ces essais (National Toxicology Program 394, Rannug, 1995). Des essais de cytogénicité sur des cellules ovariennes de hamster chinois ont révélé que l’acétaminophène a induit des échanges de chromatides sœurs et des aberrations chromosomiques, autant en présence qu’en l’absence de S9. Dans l’essai d’échange de chromatides sœurs, des réponses positives ont été observées dans l’intervalle des concentrations comprises de 5 à 150 μg/ml en l’absence de S9, tandis qu’en présence de S9, seule la dose maximale de 5 000 μg/ml a produit une augmentation notable des échanges de chromatides sœurs. Dans l’essai d’aberration chromosomique sans S9, les concentrations d’acétaminophène de 1 257 à 5 000 μg/ml ont été associées à des hausses importantes du pourcentage de cellules aberrantes (National Toxicology Program 394).
Chlorhydrate de diphénhydramine
Le chlorhydrate de diphénhydramine n’a pas présenté de potentiel mutagène dans les essais de génotoxicité. Les essais sur les souches TA98, TA100, TA1535 et TA1537 de S. typhimurium effectués en présence ou en l’absence d’activation métabolique n’ont pas donné de résultats positifs, en ce qui concerne la mutagénicité. Dans les essais de cytogénicité sur des cellules ovariennes de hamster chinois, on n’a observé aucune aberration chromosomique en présence d’activation métabolique (S9), mais de telles aberrations ont été induites en l’absence d’activation métabolique. On n’a observé aucune induction d’échange de chromatides sœurs, ni en présence ni en l’absence de S9. Ces études ont permis de conclure que le chlorhydrate de diphénhydramine n’est pas génotoxique (National Toxicology Program 355).
Toxicologie pour la reproduction et le développement :
Acétaminophène
En ce qui a trait aux essais de toxicité sur la reproduction, Lamb et coll. (1997) ont évalué les effets de l’acétaminophène sur la reproduction et la fertilité chez des souris CD-1, conformément au protocole RACB (Reel, 1992). La toxicité produite par l’acétaminophène administré avec la nourriture à des souris Swiss concernait les nouveau-nés en croissance. Les critères d’évaluation relatifs à la fertilité (capacité d’avoir une portée composée d’un nombre normal de petits de poids normal) n’ont pas été influencés de façon globale (Lamb, 1997).
Chlorhydrate de diphénhydramine
Dans le cadre d’études sur la tératogénicité chez l’animal, on a administré à des rates CD® en gestation prédéterminée des doses de 0, 25, 50 ou 100 mg/kg par jour de chlorhydrate de diphénhydramine du 6e au 15e jour de gestation. On a constaté que le gain de poids des femelles gravides était plus faible dans le groupe ayant reçu la dose la plus élevée que dans le groupe placebo. Les essais de tératogénicité effectués sur des souris CD® -1 ayant reçu 0, 40, 80 ou 160 mg/kg de chlorhydrate de diphénhydramine par jour, du 6e au 15e jour de gestation, n’ont révélé aucune résorption ni aucune malformation ou mort fœtale reliées à la dose, mais une hausse de l’incidence du bec-de-lièvre a été constatée avec les doses élevées (National Toxicology Program 355).