


Monographie de produit - Combogesic IV
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
S.O.
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE S.O ............................................ 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ..................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ................................ 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 6
4.1 Considérations posologiques ................................................................................... 6
4.2 Dose recommandée et modification posologique ................................................... 7
4.3 Reconstitution .......................................................................................................... 7
4.4 Administration.......................................................................................................... 7
4.5 Dose oubliée ............................................................................................................. 8
5 SURDOSAGE .............................................................................................................. 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 9
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
7.1 Populations particulières ........................................................................................ 16
7.1.1 Femmes enceintes ........................................................................................... 16
7.1.2 Allaitement ....................................................................................................... 17
7.1.3 Enfants ............................................................................................................. 17
7.1.4 Personnes âgées ............................................................................................. 17
8 EFFETS INDÉSIRABLES .............................................................................................. 17
8.1 Aperçu des effets indésirables ................................................................................ 17
8.2 Effets indésirables observés dans les essais cliniques ............................................ 18
8.3 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ............................................................................................. 19
8.4 Effets indésirables observés après la mise en marché ........................................... 22 9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 22
9.1 Aperçu des interactions médicamenteuses ........................................................... 22
9.2 Interactions médicament-comportement.............................................................. 22
9.3 Interactions médicament-médicament .................................................................. 23
9.4 Interactions médicament-aliment .......................................................................... 23
9.5 Interactions médicament-plante médicinale ......................................................... 26
9.6 Interactions médicament-tests de laboratoire ...................................................... 26
10 PHARMACOLOGIE CLINIQUE .................................................................................... 26
10.1 Mode d’action .................................................................................................. 26
10.2 Pharmacodynamie ........................................................................................... 26
10.3 Pharmacocinétique .......................................................................................... 27
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 29
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 30
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 31
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 31
14 ESSAIS CLINIQUES .................................................................................................... 31
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 33
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 37
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1
INDICATIONS
COMBOGESIC IV (solution d’acétaminophène et d’ibuprofène pour perfusion) est indiqué pour la prise en charge à court terme :
- de la douleur légère à modérée
- de la douleur modérée à sévère en complément des analgésiques opioïdes
et lorsqu’une voie d’administration intraveineuse est considérée comme cliniquement nécessaire et/ou lorsque d’autres voies d’administration ne sont pas possibles.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les résultats des études cliniques et l’expérience indiquent ue l’utilisation dans la population gériatrique est associée à des différences d’innocuité ou d’efficacité (voir Mises en garde et précautions – Populations particulières, Personnes âgées).
2 CONTRE-INDICATIONS
COMBOGESIC IV est contre-indiqué :
- COMBOGESIC IV est contre-indiqué chez les patients qui sont hypersensibles à l’acétaminophène, à l’ibuprofène ou à tout ingrédient de la préparation, y compris tout ingrédient non médicinal ou composant du contenant. Pour une liste complète, voir 6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
Chez les patients ayant des antécédents d’asthme, d’urticaire ou de réactions de type allergique après avoir pris de l’acide acétylsalicylique (AAS) ou d’autres AINS (c.-à-d., syndrome complet ou partiel d’intolérance à l’AAS : rhinosinusite, urticaire/œdème de Quincke, polypes nasaux, asthme) (voir Mises en garde et précautions
- Réactions d’hypersensibilité - Réactions anaphylactoïdes).
Dans le cadre périopératoire d’un pontage aorto-coronarien (PAC) (voir MISES EN GARDE ET
PRÉCAUTIONS – Considérations périopératoires).
- Chez les patients atteints d’insuffisance cardiaque grave non maîtrisée.
- Chez les patients présentant un saignement cérébrovasculaire ou d’autres troubles hémorragiques.
- Chez les patients atteints d’une insuffisance hépatique grave ou d’une maladie hépatique active.
Chez les patients présentant un ulcère gastro-duodénal/duodénal/gastrique actif, un
saignement gastro-intestinal actif.
- Chez les patients atteints d’une maladie inflammatoire de l’intestin.
Chez les patients présentant une insuffisance rénale grave (clairance de la créatinine
< 30 mL/min ou 0,5 mL/s) ou une maladie rénale qui s’aggrave (les personnes atteintes d’une insuffisance rénale moins grave à qui l’on a prescrit des AINS sont exposés à un risque de détérioration de la fonction rénale et doivent être surveillées) (voir Mises en garde et précautions – Rénal).
- Chez les patients atteints de lupus érythémateux disséminé, car une réaction semblable à l’anaphylaxie accompagnée de fièvre peut survenir, notamment si de l’ibuprofène a déjà été administré.
Chez les patients atteints d’hyperkaliémie avérée (voir Mises en garde et précautions – Rénal –
Équilibre hydroélectrolytique).
- Chez les patients présentant des troubles de la formation du sang.
- Chez les patients souffrant d’alcoolisme actif, car la consommation excessive d’alcool à long terme peut les prédisposer à une hépatotoxicité.
- Le troisième trimestre de la grossesse, en raison du risque de fermeture prématurée du canal artériel et d’une parturition prolongée (voir MISES EN GARDE ET PRÉCAUTIONS - Populations particulières).
- Les femmes qui allaitent, en raison du risque d’effets indésirables graves chez les nourrissons.
- Les enfants et les adolescents de moins de 18 ans.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Risque cardiovasculaire : COMBOGESIC IV contient de l’ibuprofène, un anti-inflammatoire non stéroïdien (AINS). Les AINS entraînent un risque accru d’événements thrombotiques cardiovasculaires graves, y compris l’infarctus du myocarde et l’accident vasculaire cérébral, qui peuvent être fatals. Ce risque peut survenir en début de traitement et peut augmenter avec la durée d’utilisation (voir Mises en garde et précautions - Cardiovasculaire, Rénal).
COMBOGESIC IV est contre-indiqué pour le traitement de la douleur périopératoire dans le cadre d’un pontage aorto-coronarien.
Risque gastro-intestinal : les AINS entraînent un risque accru d’effets indésirables gastro-intestinaux graves, notamment d’hémorragie, d’ulcération et de perforation de l’estomac ou des intestins, qui peuvent être fatals. Ces événements peuvent survenir à tout moment au cours de l’utilisation et sans symptômes précurseurs. Les patients âgés présentent un risque plus élevé d’événements gastro-intestinaux graves (voir Mises en garde et précautions - Gastro-intestinal).
Utilisation pendant la grossesse : l’utilisation de COMBOGESIC IV n’est pas recommandée pendant le premier et le deuxième trimestre de la grossesse, sauf si les avantages l’emportent sur les risques pour le fœtus. L’utilisation d’AINS à environ 20 semaines de gestation ou plus tard peut entraîner un dysfonctionnement rénal fœtal menant à un oligohydramnios et à une insuffisance rénale néonatale (voir MISES EN GARDE ET PRÉCAUTIONS). L’utilisation de COMBOGESIC IV est contre-indiquée au cours du troisième trimestre en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (parturition prolongée) (voir CONTRE-INDICATIONS).
Hépatotoxicité : COMBOGESIC IV contient de l’acétaminophène. L’acétaminophène a été associé à des cas d’insuffisance hépatique aiguë ayant parfois nécessité une greffe du foie ou entraîné le décès du patient. La plupart des cas de lésion hépatique sont associés à une prise de doses d’acétaminophène supérieures à 4 000 mg par jour, et concernent souvent la consommation de plus d’un produit contenant de l’acétaminophène.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Pour une administration par voie intraveineuse et une utilisation à court terme jusqu’à deux jours. Les effets indésirables peuvent être minimisés en utilisant la dose efficace la plus faible pendant la durée la plus courte nécessaire pour maîtriser les symptômes.
L’innocuité et l’efficacité de COMBOGESIC IV ont été évaluées dans le traitement de la douleur post- opératoire pendant une durée allant jusqu’à 2 jours (8 doses), avec des données supplémentaires d’innocuité chez un petit nombre de patients traités pendant une durée allant jusqu’à 5 jours (20 doses). Les patients qui nécessitent un traitement plus long peuvent être traités jusqu’à un maximum de 5 jours si l’évaluation continue des bénéfices et des risques le justifie.
Des doses quotidiennes totales plus faibles peuvent être utilisées. Les données de pharmacologie clinique utilisant une formulation orale de COMBOGESIC montrent que l’utilisation de la moitié ou même du quart de la dose quotidienne totale peut permettre d’obtenir un soulagement comparable de la douleur (voir 10.1 Pharmacodynamie).
L’utilisation prolongée ou fréquente est déconseillée. Il est recommandé d’utiliser un traitement analgésique oral approprié dès que cette voie d’administration est possible.
La dose quotidienne maximale d’acétaminophène ou d’ibuprofène inclut toutes les voies d’administration (intraveineuse, orale et rectale) et tous les produits contenant de l’acétaminophène/ibuprofène (solutions orales/gouttes, sirop, pilules, capsules, suppositoires, etc.) Afin d’éviter tout risque de surdosage, vérifiez que les autres médicaments administrés ne contiennent ni ibuprofène, ni acétaminophène, ni son promédicament. Ajustez la dose si nécessaire.
Soyez vigilant lors de la prescription et de l’administration de COMBOGESIC IV afin d’éviter les erreurs de posologie dues à la confusion entre milligramme (mg) et millilitre (mL), qui pourraient entraîner un surdosage accidentel et la mort. Veillez à ce que la dose correcte soit communiquée et délivrée. Lors de la rédaction des ordonnances, indiquez à la fois la dose totale en mg et la dose totale en volume. Veillez à ce que la dose soit mesurée et administrée avec précision.
Alerte aux allergies : l’acétaminophène peut provoquer de graves réactions de la peau. Les symptômes suivants peuvent alors se manifester : rougeur, cloques ou éruption sur la peau.
Erreurs de médication : la prudence est recommandée lors de la prescription, de la préparation et de l’administration de COMBOGESIC IV afin d’éviter les erreurs de dose qui pourraient entraîner un surdosage accidentel et la mort (voir POSOLOGIE ET ADMINISTRATION et SURDOSAGE). En particulier, assurez-vous que :
- la dose en milligrammes (mg) et en millilitres (mL) n’est pas confondue;
- la posologie est basée sur le poids pour les patients de moins de 50 kg;
- les pompes à perfusion sont correctement programmées; et
- la dose quotidienne totale d’acétaminophène ou d’ibuprofène provenant de toutes les voies d’administration (intraveineuse, orale et rectale) et de tous les produits (solutions orales/gouttes, sirop, pilules, capsules, suppositoires, etc.) ne dépasse pas les limites quotidiennes maximales. 4.2 Dose recommandée et modification posologique
Adultes (pesant > 50 kg)
Administrer une fiole (100 mL) de COMBOGESIC IV en perfusion de 15 minutes toutes les 6 heures, si nécessaire. Ne pas dépasser une dose quotidienne totale de quatre fioles (400 mL), ce qui équivaut à 4 000 mg (4 g) d’acétaminophène et 1 200 mg (1,2 g) d’ibuprofène.
Adultes (pesant ≤ 50 kg)
Les adultes pesant 50 kg ou moins doivent être dosés en fonction de leur poids, à la dose de 1,5 mL/kg (15 mL/kg d’acétaminophène + 4,5 mg/kg d’ibuprofène), en perfusion de 15 minutes toutes les 6 heures, si nécessaire. Cela équivaut à une dose unique maximale de 75 mL (jeter le reste du médicament dans la fiole), et à une dose quotidienne totale de 3 000 mg (3 g) d’acétaminophène et 900 mg d’ibuprofène.
Enfants (< 18 ans) :
L’innocuité et l’efficacité de COMBOGESIC IV n’ont pas été établies chez les enfants et les adolescents. Santé Canada n’a donc pas autorisé d’indication pour cette population (voir Indications).
Personnes âgées (≥ 65 ans) :
L’ibuprofène doit être utilisé avec précaution chez les adultes de plus de 65 ans, sans tenir compte des des affections associées et des médicaments concomitants en raison d’un risque accru d’effets indésirables, en particulier d’insuffisance cardiaque, d’ulcération gastro-intestinale et d’insuffisance rénale (voir Mises en garde et précautions - Populations particulières). L’utilisation d’une dose plus faible pendant une durée plus courte doit être envisagée.
Insuffisance hépatique :
COMBOGESIC IV ne doit pas être utilisé chez les patients présentant une insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS). Chez les patients présentant une insuffisance hépatique ou d’autres facteurs de risque d’hépatotoxicité, il peut être justifié d’allonger les intervalles entre les doses et/ou de réduire la dose quotidienne totale.
Insuffisance rénale :
COMBOGESIC IV ne doit pas être utilisé chez les patients souffrant d’insuffisance rénale grave (clairance de la créatinine ≤ 30 mL/min) (voir 2 CONTRE-INDICATIONS). Il faut faire preuve de prudence chez les patients atteints d’insuffisance rénale, les patients déshydratés, les patients qui suivent un régime à teneur réduite en sel, ceux qui souffrent d’insuffisance cardiaque congestive, de cirrhose, de dysfonctionnement hépatique, qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes du récepteur de l’angiotensine II, de la cyclosporine, des diurétiques, et les personnes âgées (voir MISES EN GARDE ET PRÉCAUTIONS - Rénal). Chez ces patients, des intervalles plus longs entre les doses et/ou une réduction de la dose quotidienne totale peuvent être justifiés.
4.3 Reconstitution
COMBOGESIC IV est une solution à usage unique pour perfusion, qui ne nécessite pas de reconstitution. Toute partie non utilisée de la solution doit être jetée.
4.4 Administration
- COMBOGESIC IV est administré en perfusion de 15 minutes toutes les 6 heures, si nécessaire.
- NE PAS UTILISER si l’on observe des particules, un trouble ou un changement de couleur de la solution.
- En l’absence d’études de compatibilité, COMBOGESIC IV ne doit pas être mélangé avec des diluants ou avec d’autres médicaments.
- La solution ne doit être utilisée qu’une seule fois chez un seul patient. Elle ne contient pas d’agent de conservation antimicrobien. Toute solution non utilisée doit être jetée.
- Si moins d’un fiole complet est nécessaire pour une dose unique, la quantité correcte doit être perfusée et la solution restante doit être jetée.
4.5 Dose oubliée
Si une dose est oubliée, elle doit être administrée dès que l’on s’en souvient. S’il est presque temps de prendre la dose suivante, le patient ne doit pas prendre la dose oubliée et il faut plutôt administrer la prochaine dose prévue. Le patient ne doit pas essayer de compenser la dose oubliée en doublant la dose suivante.
5 SURDOSAGE
COMBOGESIC IV est un produit d’association. Le tableau clinique d’un surdosage peut comprendre les signes et les symptômes de toxicité de l’ibuprofène ou de l’acétaminophène ou des deux.
Symptômes
Acétaminophène
En cas de surdosage aigu d’acétaminophène, la nécrose hépatique liée à la dose et potentiellement fatale est l’effet indésirable le plus grave. Une nécrose tubulaire rénale, un coma hypoglycémique et une thrombocytopénie peuvent également survenir. Des taux plasmatiques d’acétaminophène > 300 mcg/mL quatre heures après l’ingestion orale ont été associés à une atteinte hépatique chez 90 % des patients; une atteinte hépatique minimale est anticipée si les taux plasmatiques 4 heures après l’ingestion sont < 150 mcg/mL ou < 37,5 mcg/mL 12 heures après l’ingestion.
Les premiers symptômes suivant un surdosage potentiellement hépatotoxique peuvent inclure : nausées, vomissements, diaphorèse et malaise général. Les signes cliniques et de laboratoire de la toxicité hépatique peuvent n’apparaître que 48 à 72 heures après l’ingestion.
Ibuprofène
Les symptômes comprennent les nausées, douleurs abdominales et vomissements, étourdissements, convulsions et, rarement, la perte de connaissance. Les caractéristiques cliniques possibles d’un surdosage par l’ibuprofène comprennent la dépression du système nerveux central et de l’appareil respiratoire.
Traitement
Acétaminophène
L’acétylcystéine (nom chimique N-acétyl-L-cystéine ou NAC) est l’antidote de l’acétaminophène. Si un surdosage d’acétaminophène est évident, administrer le traitement complet de NAC. Si un surdosage avec l’acétaminophène est soupçonné, effectuer un dosage sérique de l’acétaminophène environ 4 heures après l’administration d’acétaminophène. Obtenir des études de la fonction hépatique au départ et les répéter à intervalles de 24 heures. Pour guider le traitement du surdosage, le taux d’acétaminophène peut être reporté en fonction du temps sur un nomogramme (Rumack-Matthew) qui peut être utilisé pour prédire la toxicité de l’acétaminophène, et donc la nécessité d’un traitement par NAC. La ligne toxique inférieure du nomogramme équivaut à 150 mcg/mL à 4 heures et à 37,5 mcg/mL à 12 heures. Si le taux sérique est supérieur à la ligne inférieure, administrer le traitement complet de NAC. Il faut interrompre le traitement par NAC si le taux d’acétaminophène est plus bas que la ligne inférieure.
Ibuprofène
Le traitement doit être symptomatique, de soutien et inclure le maintien de la perméabilité des voies aériennes, en plus de la surveillance de la fonction cardiaque et des signes vitaux jusqu’à ce que l’état du patient devienne stable.
6 FORMES PHARMACEUTIQUES CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1: - Formes posologiques, concentrations, composition et emballage
| Voie | Forme posologique / | |
| concentration / | Ingrédients non médicinaux | |
| d’administration | ||
| composition | ||
| Intraveineuse | Solution d’acétaminophène à 10 mg/mL et d’ibuprofène (sous forme d’ibuprofène sodique) à 3 mg/mL | Chlorhydrate de cystéine monohydraté, dihydrate de phosphate disodique, mannitol, acide chlorhydrique (pour l’ajustement du pH), hydroxyde de sodium (pour l’ajustement du pH) et eau pour injection |
Description
COMBOGESIC IV est une solution isotonique stérile, claire, incolore, non pyrogène et exempte de particules visibles. Chaque fiole de 100 mL contient 1 000 mg d’acétaminophène et 300 mg d’ibuprofène (sous forme d’ibuprofène sodique) destinés à la perfusion intraveineuse. Le pH est de 6,3-7,3 et l’osmolalité de 285-320 mOsmol/kg.
COMBOGESIC IV est disponible en boîtes de 10 fioles de 100 mL.
Le bouchon n’est pas fabriqué avec du latex de caoutchouc naturel.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez lire L’ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES au début de la Partie I - Renseignements pour le professionnel de la santé.
Généralités
Il se peut que les patients de santé fragile ou affaiblie tolèrent moins les effets secondaires; il faut donc prendre des précautions particulières pendant le traitement de cette population. Pour réduire au minimum le risque de manifestations indésirables, la dose efficace la plus faible doit être utilisée Pour la prise en charge d’un surdosage présumé, contactez le centre antipoison de votre région ou le numéro sans frais de Santé Canada, 1-844-POISON-X (1-844-764-7669).
pendant la durée de traitement la plus courte possible. Comme c’est le cas des autres AINS, des précautions doivent être prises pendant le traitement des patients âgés qui sont plus susceptibles de souffrir d’insuffisance rénale, hépatique ou cardiaque. Chez les patients à risque élevé, il faut envisager d’autres traitements ne contenant pas d’AINS.
- COMBOGESIC IV n’est pas recommandé en association avec d’autres AINS, à l’exception de l’AAS à faible dose utilisé comme prophylaxie cardiovasculaire, en raison de l’absence de données montrant des avantages synergiques et du risque d’effets indésirables additifs. (Voir Interactions médicamenteuses - Interactions médicament-médicament - Acide acétylsalicylique (AAS)).
Cancérogenèse et mutagenèse
Voir 16 TOXICOLOGIE NON CLINIQUE.
Cardiovasculaire
COMBOGESIC IV contient un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une fréquence accrue d’effets indésirables cardiovasculaires (comme l’infarctus du myocarde, l’AVC ou les accidents thrombotiques), dont certains peuvent être mortels. Ce risque peut augmenter avec la durée d’utilisation. Les patients présentant une maladie cardiovasculaire ou des facteurs de risque de maladie cardiovasculaire peuvent être exposés à un risque plus important.
Il convient de faire preuve de prudence lorsque COMBOGESIC IV est prescrit à des patients présentant des facteurs de risque de maladie cardiovasculaire, de maladie vasculaire cérébrale ou de maladie rénale, comme l’un des facteurs suivants (cette liste n’est PAS exhaustive) :
- Hypertension
- Dyslipidémie/hyperlipidémie
- Diabète sucré
- Insuffisance cardiaque congestive (classe I de la NYHA)
- Coronaropathie (athérosclérose)
- Maladie artérielle périphérique
- Tabagisme
- Clairance de la créatinine < 60 mL/min ou 1 mL/sec
L’utilisation de COMBOGESIC IV peut entraîner l’apparition d’une hypertension ou l’aggravation d’une hypertension préexistante, ce qui dans les deux cas peut accroître le risque d’événements cardiovasculaires, comme il est décrit ci-dessus. La tension artérielle doit donc être mesurée régulièrement. En cas d’apparition ou d’aggravation d’une hypertension pendant le traitement, il faut envisager d’interrompre la prise de COMBOGESIC IV.
Chez les patients à risque élevé d’événements cardiovasculaires indésirables, d’autres stratégies de prise en charge ne comprenant PAS l’utilisation d’AINS doivent d’abord être envisagées. Pour réduire au minimum le risque potentiel de manifestations cardiovasculaires indésirables, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible.
Endocrinien/métabolisme
Corticostéroïdes : COMBOGESIC IV n’est PAS un substitut des corticostéroïdes. Il ne permet PAS de traiter l’insuffisance corticostéroïdienne. L’arrêt soudain d’une corticothérapie peut entraîner l’exacerbation d’une maladie ayant répondu aux corticostéroïdes. Les patients suivant une corticothérapie à long terme doivent diminuer graduellement la dose de leur traitement si l’on décide de cesser de leur administrer des corticostéroïdes. (Voir Interactions médicamenteuses - Interactions médicament-médicament - Glucocorticoïdes).
Gastro-intestinal
Une toxicité gastro-intestinale (GI) grave (parfois mortelle), par exemple, une ulcération gastro-duodénale/duodénale, une inflammation, une perforation, une obstruction et une hémorragie gastro-intestinales peuvent se produire en tout temps, avec ou sans symptômes précurseurs, chez les patients traités par des AINS comme COMBOGESIC IV. Des problèmes mineurs du tractus gastro-intestinal supérieur comme une dyspepsie se produisent souvent, à tout moment. Les professionnels de la santé doivent surveiller le patient traité par COMBOGESIC IV afin de s’assurer qu’il ne présente pas d’ulcération ni de saignement, même en l’absence d’antécédents de symptômes digestifs. La plupart des rapports spontanés d’événements GI mortels concernent des patients âgés ou affaiblis. Il faut donc prendre des précautions particulières lorsque l’on traite cette population. Pour réduire au minimum le risque potentiel de manifestations indésirables GI, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible. Chez les patients à risque élevé, il faut envisager d’autres traitements ne contenant pas d’AINS. (Voir Mises en garde et précautions - Populations particulières - Personnes âgées).
Il faut informer les patients des signes et/ou des symptômes de toxicité GI grave et leur demander d’arrêter de prendre COMBOGESIC IV et de consulter d’urgence un médecin s’ils présentent l’un des symptômes de cette toxicité. L’utilité de la surveillance périodique par des analyses de laboratoire n’a PAS été démontrée, ni même été évaluée de façon adéquate. La plupart des patients présentant des problèmes graves du tractus gastro-intestinal supérieur pendant le traitement par un AINS n’ont aucun symptôme. Des ulcères, des saignements macroscopiques ou des perforations du tractus gastro-intestinal supérieur causés par des AINS semblent se produire chez environ 1 % des patients traités pendant trois à six mois et chez environ 2 à 4 % des patients traités pendant un an. Ces tendances se maintiennent, ce qui augmente le risque d’effets GI graves à un certain moment au cours du traitement. Les risques persistent même si le traitement est de courte durée.
La prudence est de mise lorsque COMBOGESIC IV est prescrit à des patients ayant des antécédents d’ulcère gastro-duodénal/duodénal ou de saignement gastro-intestinal, car le risque de saignement GI est dix fois plus élevé si ces patients prennent un AINS comparativement au risque encouru par les personnes ne présentant ni l’un ni l’autre de ces facteurs de risque. Les autres facteurs de risque d’ulcération et de saignement GI comprennent : l’infection à Helicobacter pylori, un âge avancé, un traitement prolongé par des AINS, une consommation excessive d’alcool, le tabagisme, un mauvais état de santé général ou un traitement concomitant par l’un des agents suivants :
- Anticoagulants (p. ex., warfarine)
- Antiplaquettaires (p. ex., AAS, clopidogrel)
- Corticostéroïdes oraux (p. ex., prednisone)
- Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) (p. ex., citalopram, fluoxétine, paroxétine, sertraline).
Génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie et pollakiurie), à l’hématurie ou à la cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement par un AINS. Si des symptômes urinaires se manifestent et en l’absence d’une autre explication, il faut arrêter le traitement par COMBOGESIC IV pour vérifier si les symptômes disparaissent. Cette mesure doit précéder tout examen urologique ou traitement.
Hématologique
Risque de saignement : Les AINS inhibant la biosynthèse des prostaglandines entravent à des degrés variables la fonction plaquettaire; les patients chez qui un tel effet pourrait avoir des conséquences fâcheuses (p. ex., ceux qui prennent des anticoagulants, qui souffrent d’hémophilie ou qui présentent des troubles plaquettaires) doivent faire l’objet d’une surveillance étroite lorsqu’ils prennent COMBOGESIC IV.
Anticoagulants : De nombreuses études ont démontré que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque d’hémorragie. Le traitement concomitant de COMBOGESIC IV avec la warfarine nécessite une surveillance étroite du rapport international normalisé (RIN) Même en cas de surveillance thérapeutique de l’RIN, une augmentation des saignements peut survenir.
Effets antiplaquettaires : Les AINS inhibent l’agrégation des plaquettes et prolongent la durée du temps de saignement chez certains patients. Contrairement à l’acide acétylsalicylique (AAS), l’effet des AINS sur la fonction plaquettaire est quantitativement inférieur, ou de plus courte durée, et est réversible.
L’efficacité antiplaquettaire de COMBOGESIC IV et d’autres médicaments contenant des AINS n’a pas été démontrée; ces agents ne doivent PAS être utilisés comme substituts de l’AAS ou d’autres antiplaquettaires pour la prophylaxie des maladies thromboemboliques cardiovasculaires. Les traitements antiplaquettaires (p. ex., l’AAS) ne doivent PAS être interrompus. Il existe des données probantes Il existe des données probantes selon lesquelles l’utilisation des AINS en même temps que l’AAS peut atténuer de façon marquée les effets cardioprotecteurs de l’AAS (voir Interactions médicamenteuses – Interactions médicament-médicament - Acide acétylsalicylique (AAS)).
L’administration concomitante de COMBOGESIC IV et d’une faible dose d’AAS augmente le risque d’ulcération GI et de complications associées.
Dyscrasies sanguines : Les dyscrasies sanguines (comme la neutropénie, la leucopénie, la thrombopénie, l’anémie aplasique et l’agranulocytose) associées à l’usage d’AINS sont rares, mais peuvent se produire et avoir des conséquences graves.
Une anémie est parfois observée chez les patients recevant des AINS. Ceci peut être attribuable à la rétention liquidienne, à un saignement GI ou à un effet encore mal compris sur l’érythropoïèse. Chez les patients suivant un traitement à long terme par des AINS, y compris COMBOGESIC IV, il faut vérifier le taux d’hémoglobine ou l’hématocrite s’ils présentent tout signe ou symptôme d’anémie ou de saignement.
Hépatique/biliaire/pancréatique
Hépatotoxicité : COMBOGESIC IV contient de l’acétaminophène, une substance qui a été associée à des cas d’insuffisance hépatique aiguë ayant parfois nécessité une greffe du foie ou entraîné le décès du patient. La plupart des cas de lésion hépatique sont associés à une prise de doses d’acétaminophène supérieures à 4 000 milligrammes par jour, et concernent souvent la consommation de plus d’un produit contenant de l’acétaminophène. La prise d’une dose excessive d’acétaminophène peut être intentionnelle (automutilation) ou accidentelle chez les patients qui tentent d’obtenir un soulagement accru de la douleur, ou elle peut se faire à l’insu des patients s’ils prennent des produits sans savoir qu’ils contiennent de l’acétaminophène (voir l’Encadré Mises en garde et précautions importantes).
L’acétaminophène est contre-indiqué chez les patients présentant une insuffisance hépatique sévère ou une maladie hépatique active sévère. Soyez prudent lors de l’administration d’acétaminophène à des patients présentant une insuffisance hépatique légère à modérée ou une maladie hépatique active, une dépendance à l’alcool ou une malnutrition chronique (faibles réserves de glutathion hépatique). L’acétylcystéine (nom chimique N-acétyl-L-cystéine ou NAC), l’antidote de l’acétaminophène, peut être envisagée en cas de surdosage (voir 5 SURDOSAGE).
Immunitaire
Réactions d’hypersensibilité : Des cas d’hypersensibilité et d’anaphylaxie associés à l’utilisation d’acétaminophène et d’AINS ont été signalés après la mise sur le marché. Les signes cliniques comprenaient un gonflement du visage, de la bouche et de la gorge, une détresse respiratoire, de l’urticaire, des éruptions cutanées et du prurit. Des cas peu fréquents d’anaphylaxie mettant en jeu le pronostic vital ont été rapportés et ont nécessité une prise en charge médicale urgente. COMBOGESIC IV doit être immédiatement interrompu en cas d’apparition de symptômes associés à une allergie ou à une hypersensibilité.
Réactions anaphylactoïdes : Comme c’est le cas avec les AINS, en général, des réactions anaphylactoïdes peuvent se produire chez les patients qui n’ont pas déjà été exposés au COMBOGESIC IV. COMBOGESIC IV ne doit PAS être administré aux patients atteints de la triade d’intolérance à l’AAS. Ce complexe de symptôme se manifeste habituellement chez les patients asthmatiques et se traduit par une rhinite, avec ou sans polypes nasaux, ou un bronchospasme grave et potentiellement mortel après la prise d’AAS ou d’autres AINS (voir Contre-indications).
Intolérance à l’AAS : COMBOGESIC IV ne doit PAS être administré aux patients souffrant d’un syndrome complet ou partiel d’intolérance à l’AAS (rhinosinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme) ni chez qui l’asthme, l’anaphylaxie, l’urticaire/l’œdème de Quincke, la rhinite ou d’autres manifestations allergiques sont déclenchés par l’acide acétylsalicylique (AAS) ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez de telles personnes. De même, les patients qui présentent les problèmes médicaux mentionnés ci-dessus courent un risque de réaction grave, même s’ils ont déjà pris des AINS sans avoir eu de réaction indésirable (voir Contre-indications).
Sensibilité croisée : Les patients présentant une sensibilité à un AINS peuvent également être sensibles à tout autre AINS.
Réactions cutanées graves : (Voir Mises en garde et précautions – Peau).
Infection : COMBOGESIC IV, comme tout autre produit contenant des AINS, peut masquer les signes et les symptômes d’une maladie infectieuse sous-jacente.
Méningite aseptique : Dans de rares cas, des symptômes de méningite aseptique (raideur de la nuque, céphalées intenses, nausées et vomissements, fièvre ou obnubilation de la conscience) ont été observés avec l’emploi de certains AINS. Les patients atteints d’affections auto-immunes (lupus érythémateux disséminé, collagénoses mixtes, etc.) y semblent prédisposés. Par conséquent, le professionnel de la santé doit surveiller l’apparition de telles complications chez ces patients.
Surveillance et épreuves de laboratoire
Des ulcérations et des hémorragies graves du tractus gastro-intestinal, une hépatotoxicité et des lésions rénales peuvent survenir sans symptômes ni signes avant-coureurs. Les indicateurs de laboratoire pour l’hématologie, la coagulation et la chimie clinique, en particulier ceux qui sont indicatifs des fonctions hépatiques et rénales, doivent être surveillés en conjonction avec le diagnostic et le traitement des affections pathologiques sous-jacentes du patient.
Neurologique
Certains patients peuvent présenter une somnolence, des étourdissements, une vision trouble, des vertiges, des acouphènes, une perte d’audition, de l’insomnie ou une dépression après avoir pris des médicaments contenant des AINS comme COMBOGESIC IV. Les patients chez qui ces effets indésirables se manifestent doivent faire preuve de prudence s’ils doivent accomplir des tâches nécessitant de la vigilance.
Ophtalmologique
Des cas de vision floue ou de baisse de l’acuité visuelle, de scotome ou de changements au niveau de la vision des couleurs ont été signalés chez des patients prenant de l’ibuprofène. Si un patient présente de tels symptômes pendant le traitement par COMBOGESIC IV, il faut interrompre le traitement et lui faire passer un examen ophtalmologique comprenant un examen des champs visuels centraux et de la vision des couleurs.
Considérations périopératoires
Bien que COMBOGESIC IV n’ait PAS été étudié dans cette population de patients, un AINS inhibiteur sélectif de la COX-2 étudié dans un tel contexte a entraîné une augmentation de l’incidence des événements cardiovasculaires/thromboemboliques, des infections chirurgicales profondes et des complications de la plaie sternale. (Voir Contre-indications – Pontage aorto-coronarien).
Rénal
L’administration prolongée d’AINS à des animaux a entraîné une nécrose médullaire rénale et d’autres anomalies pathologiques rénales. Chez l’être humain, on a signalé des cas de néphrite interstitielle aiguë accompagnée d’hématurie, de protéinurie de faible grade et, à l’occasion, d’un syndrome néphrotique.
Une insuffisance rénale causée par la prise d’AINS est observée chez des patients atteints de maladies prérénales entraînant une diminution du débit sanguin rénal ou de la volémie. Dans ces circonstances, les prostaglandines rénales contribuent au maintien de l’irrigation rénale et du taux de filtration glomérulaire (TFG). Chez ces patients, l’administration d’un AINS peut causer une réduction de la synthèse des prostaglandines et provoquer une insuffisance rénale. Les patients les plus susceptibles de présenter ce type de réaction sont ceux déjà atteints d’une insuffisance rénale (TFG < 60 mL/min ou 1 mL/s), les patients déshydratés, les patients suivant des régimes alimentaires hyposodés, ceux atteints d’insuffisance cardiaque congestive, de cirrhose, de dysfonction hépatique; ceux qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine, des diurétiques; et les personnes âgées. Une insuffisance rénale grave ou menaçant le pronostic vital a été signalée chez les patients qui avaient une fonction rénale normale ou diminuée après un traitement de courte durée par des AINS. Même les patients à risque qui semblent tolérer un AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accrues (p. ex., déshydratation causée par une gastroentérite). L’arrêt du traitement par l’AINS entraîne habituellement un retour à l’état antérieur au traitement.
La prudence est de rigueur à l’instauration du traitement par des AINS comme COMBOGESIC IV, chez les patients très déshydratés. Ces patients doivent être réhydratés avant l’instauration du traitement. La prudence est également recommandée chez les patients atteints d’une néphropathie préexistante. Néphropathie au stade avancé : Aucun renseignement n’est disponible à partir d’études cliniques contrôlées concernant l’utilisation de COMBOGESIC IV chez des patients atteints d’insuffisance rénale. Par conséquent, le traitement par COMBOGESIC IV est déconseillé chez les patients atteints d’une néphropathie de stade avancé. Si le traitement par COMBOGESIC IV doit être instauré, une surveillance étroite de la fonction rénale des patients est conseillée (voir Contre-indications).
Équilibre hydroélectrolytique : La prise de médicaments contenant des AINS, comme COMBOGESIC IV, peut favoriser une rétention de sodium de façon proportionnelle à la dose, qui peut provoquer une rétention liquidienne et un œdème, puis une hausse de la tension artérielle et une exacerbation de l’insuffisance cardiaque congestive. Par conséquent, il convient de faire preuve de prudence lorsque COMBOGESIC IV est prescrit à des patients ayant des antécédents d’insuffisance cardiaque congestive, une atteinte de la fonction cardiaque, de l’hypertension, un âge avancé ou d’autres affections prédisposant à une rétention liquidienne (voir Mises en garde et précautions – Cardiovasculaire).
Hyperkaliémie : L’utilisation de médicaments contenant des AINS, comme COMBOGESIC IV, peut accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète sucré, d’insuffisance rénale, les patients âgés, ou ceux qui reçoivent un traitement concomitant par des bloqueurs adrénergiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine ou certains diurétiques. Les taux d’électrolytes doivent être mesurés périodiquement (voir Contre-indications).
Respiratoire :
Les réactions asthmatiques à l’AAS sont peu fréquentes, mais constituent un signe très important de sensibilité à l’AAS et aux AINS. Elles sont plus fréquentes chez les patients asthmatiques qui ont des polypes nasaux.
Santé reproductive : Potentiel féminin et masculin
- Fertilité : Comme tout médicament qui inhibe la synthèse de la cyclooxygénase/des prostaglandines, l’utilisation de COMBOGESIC IV peut avoir un effet néfaste sur la fertilité et n’est pas recommandée chez les femmes qui essayent de concevoir. Par conséquent, il faut envisager le retrait de COMBOGESIC IV chez les femmes ayant des difficultés à concevoir ou qui passent des examens dans le cadre d’un bilan d’infertilité.
Peau
Réactions cutanées graves :
L’utilisation de l’acétaminophène et de certains AINS, tels que l’ibuprofène, a été associée à de rares cas de réactions cutanées graves, fatales ou mettant en jeu le pronostic vital, telles que :
- Réaction médicamenteuse avec éosinophilie et symptômes systémiques
- Syndrome de Stevens-Johnson
- Nécrolyse épidermique toxique
- Dermatite exfoliative et
- Érythème polymorphe
- Pustulose exanthématique aiguë généralisée.
Les patients semblent être plus exposés à ces événements au début du traitement, les premiers cas survenant généralement au cours du premier mois de traitement. Ces réactions peuvent être réversibles si l’agent responsable est arrêté et qu’un traitement approprié est instauré. Les patients doivent être informés qu’ils doivent interrompre leur traitement dès l’apparition d’une éruption cutanée, de lésions des muqueuses ou de tout autre signe d’hypersensibilité, et contacter immédiatement leur médecin pour une évaluation et des conseils, y compris sur les thérapies à interrompre.
La réaction médicamenteuse avec éosinophilie et symptômes systémiques se manifeste généralement, mais pas exclusivement, par de la fièvre, une éruption cutanée, une lymphadénopathie et/ou un gonflement du visage. D’autres manifestations cliniques peuvent inclure une hépatite, une néphrite, des anomalies hématologiques, une myocardite ou une myosite. Parfois, les symptômes de la réaction médicamenteuse avec éosinophilie et symptômes systémiques peuvent ressembler à une infection virale aiguë, et l’éosinophilie est souvent présente. La présentation de cette maladie étant variable, d’autres systèmes organiques non mentionnés ici peuvent être impliqués. Il est important de noter que les premières manifestations d’hypersensibilité, telles que la fièvre ou la lymphadénopathie, peuvent être présentes même si l’éruption cutanée n’est pas évidente.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’utilisation de COMBOGESIC IV est CONTRE-INDIQUÉE au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et de la possibilité de prolonger la parturition. L’utilisation de COMBOGESIC IV n’est pas recommandée pendant le premier et deuxième trimestre de la grossesse, en particulier du milieu à la fin du deuxième trimestre de la grossesse (début à environ 20 semaines) en raison d’un possible dysfonctionnement rénal fœtal entraînant un oligohydramnios et, dans certains cas, une insuffisance ou une défaillance rénale néonatale.
Les études publiées et les rapports de pharmacovigilance décrivent l’utilisation d’AINS par la mère à environ 20 semaines de grossesse ou plus tard dans la grossesse, associée à un dysfonctionnement rénal fœtal entraînant un oligohydramnios et, dans certains cas, une insuffisance ou une défaillance rénale néonatale. Il a été démontré que les AINS entraînaient une réduction significative de la production d’urine fœtale avant la réduction du volume du liquide amniotique. Il existe également un nombre limité de rapports de cas d’utilisation maternelle d’AINS et de dysfonctionnement rénal néonatal et d’insuffisance rénale sans oligohydramnios, dont certains étaient irréversibles, même après l’arrêt du traitement.
Ces effets indésirables sont observés, en moyenne, après quelques jours ou semaines de traitement, bien que l’oligohydramnios ait été peu fréquemment rapporté dès 48 heures après le début de la prise d’AINS. Les complications d’un oligohydramnios prolongé peuvent, par exemple, inclure des contractures des membres et un retard de maturation des poumons. Dans certains cas d’altération de la fonction rénale néonatale signalés après la commercialisation, des procédures effractives telles que l’exsanguino-transfusion ou la dialyse ont été nécessaires.
Si, après un examen approfondi du rapport bénéfice/risque, il est jugé nécessaire d’administrer un traitement par AINS entre le milieu (début à environ 20 semaines) et la fin du deuxième trimestre de la grossesse, l’utilisation doit être limitée à la dose efficace la plus faible et à la durée la plus courte possible. Il est également recommandé d’envisager une surveillance échographique du liquide amniotique si le traitement par AINS se prolonge au-delà de 48 heures et d’interrompre le traitement en cas d’oligohydramnios, puis d’assurer un suivi médical approprié.
L’inhibition de la synthèse des prostaglandines peut avoir un effet néfaste sur la grossesse ou le développement embryonnaire fœtal. Les données d’études épidémiologiques semblent indiquer un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’un inhibiteur de la synthèse des prostaglandines au début de la grossesse. Lors d’études chez l’animal, il a été montré que l’administration d’un inhibiteur de la synthèse des prostaglandines a entraîné une hausse du taux de pertes avant et après implantation et de mortalité embryonnaire fœtale. En outre, des incidences accrues de malformations variées, y compris cardiovasculaires, ont été rapportées chez les animaux ayant reçu un inhibiteur de la synthèse des prostaglandines pendant la période de l’organogenèse.
7.1.2 Allaitement
Nous savons que de petites quantités d’acétaminophène et d’ibuprofène passent dans le lait maternel. COMBOGESIC IV ne doit pas être utilisé chez les femmes qui allaitent.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de COMBOGESIC IV n’ont pas été établies chez les enfants et les adolescents. Santé Canada n’a donc pas autorisé d’indication pour cette population (voir Indications).
7.1.4 Personnes âgées
Les patients de plus de 65 ans et les patients fragiles ou affaiblis sont plus susceptibles de présenter divers effets indésirables. La fréquence de ces effets indésirables augmente proportionnellement à la dose et à la durée du traitement. De plus, ces patients tolèrent moins bien les ulcérations et les saignements. Le risque de saignements dans l’estomac est plus élevé chez : les personnes de 60 ans et plus, celles qui ont déjà eu des ulcères d’estomac ou des troubles hémorragiques, celles qui prennent un anticoagulant (médicament qui éclaircit le sang), un agent stéroïdien, des médicaments qui contiennent un AINS comme l’acide acétylsalicylique (AAS), l’ibuprofène ou le naproxène, ou des anti-inflammatoires sur ordonnance, et celles qui consomment 3 verres d’alcool ou plus par jour en même temps que ce produit. La plupart des complications mortelles touchant le tractus gastro-intestinal surviennent dans cette population. Les patients âgés présentent aussi un risque accru de lésions à l’œsophage inférieur, y compris d’ulcération ou de saignements. Chez ces patients, on devrait envisager une dose de départ plus faible que la dose habituellement recommandée, l’ajuster au besoin et assurer une surveillance étroite.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables de COMBOGESIC IV (acétaminophène et ibuprofène) sont semblables à ceux de ses ingrédients individuels et sont la conséquence de ses effets pharmacologiques. Le principal risque lié à l’ibuprofène, comme aux autres AINS, concerne les troubles gastro-intestinaux, y compris les saignements et les accidents thromboemboliques. Pour l’acétaminophène, le principal risque concerne l’hépatotoxicité à la suite d’un surdosage.
Les effets indésirables les plus fréquents (supérieurs ou égaux à 3 %) sont : douleur au point de perfusion, nausées, vomissements, constipation, céphalées, vertiges, somnolence, extravasation au site de perfusion.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Deux études cliniques de phase 3 ont été menées avec COMBOGESIC IV pour évaluer l’efficacité et l’innocuité dans des modèles de douleur musculosquelettique postopératoire et de douleur des tissus mous. Dans l’étude contrôlée active, AFT-MXIV-07, 276 participants ont été traités toutes les 6 heures par COMBOGESIC IV, acétaminophène IV, ibuprofène IV ou placebo pendant une période de traitement de 48 heures (8 doses). Dans une étude ouverte, AFT-MXIV-11, 169 participants ont été traités pendant 48 heures et 50 participants ont été traités pendant cinq jours (20 doses) avec COMBOGESIC IV. La population étudiée dans l’étude AFT-MXIV-07 était composée d’adultes âgés de 18 à 65 ans, l’âge moyen étant de 42 ans. L’étude AFT-MXIV-11 a inclus des adultes âgés de 19 à 87 ans, âge moyen : 53 ans. Les données d’innocuité pour les 48 premières heures des deux études ont été regroupées. Dans l’ensemble, 59,3 % des patients (N = 182/307) ayant reçu COMBOGESIC IV ont présenté un ou plusieurs effets indésirables liés au traitement (EIT) au cours des 48 premières heures de traitement, ce qui représente un total de 436 EIT (voir tableau 2).
Les effets indésirables les plus fréquents apparus en cours de traitement étaient liés au site de perfusion (douleur au site de perfusion, extravasation au site de perfusion), ou affectaient les systèmes gastro-intestinal (nausées, vomissements, constipation) ou nerveux (étourdissements, céphalées, somnolence).
Tableau 2: Effets indésirables courants apparus en cours de traitement (survenus chez ≥ 3 % des participants traités par COMBOGESIC IV)
| Effets indésirables | COMBOGESIC IV | Acétaminophène | Ibuprofène | Placebo |
| (N = 307) | (N = 75) | (N = 76) | (N = 50) | |
| % | % | % | % | |
| Troubles gastro- | ||||
| intestinaux | ||||
| Nausées | 16,3 | 33,3 | 34,2 | 32,0 |
| Vomissements | 6,2 | 14,7 | 6,6 | 2,0 |
| Constipation | 7,2 | 5,3 | 5,3 | 8,0 |
| Complications au site de | ||||
| perfusion | ||||
| Douleur au point de perfusion | 17,6 | 0,0 | 9,2 | 2,0 |
| Extravasation au site de perfusion | 6,5 | 2,7 | 6,6 | 14,0 |
Effets indésirables
| COMBOGESIC IV | Acétaminophène | Ibuprofène | Placebo | |
| (N = 307) | (N = 75) | (N = 76) | (N = 50) | |
| % | % | % | % | |
| Troubles du système | ||||
| nerveux | ||||
| Maux de tête | 5,5 | 6,7 | 6,6 | 20,0 |
| Étourdissements | 7,2 | 9,3 | 9,2 | 18,0 |
| Somnolence | 3,9 | 8,0 | 7,9 | 6,0 |
D’autres effets indésirables apparus en cours de traitement et liés à la peau et aux tissus sous-cutanés (prurit, hyperhidrose) ont également touché environ 2 à 3 % de la population étudiée, tout comme les nausées liées à la procédure et la polyurie.
8.3 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions des essais cliniques
L’étude AFT-MXIV-07 n’a pas été spécialement conçue pour déceler des valeurs de laboratoire anormales qui pourraient être associées à l’utilisation de l’acétaminophène et de l’ibuprofène au sein d’une association à doses fixes.
AFT-MXIV-11 comprenait une évaluation des valeurs de laboratoire clinique au début et à la fin du traitement. Les changements cliniquement significatifs par rapport aux valeurs de départ dans les résultats des tests de laboratoire ont été classés comme des événements indésirables et inclus dans toutes les analyses des événements indésirables.
Il y a eu un grand nombre de variations de valeurs de l’hématocrite, de l’hémoglobine et des érythrocytes, allant d’une valeur normale au départ à une valeur basse à la fin du traitement, pour respectivement 28,5 %, 29,8 % et 26,6 % des sujets dont les évaluations étaient disponibles.
Les élévations des enzymes hépatiques ALT et AST étaient fréquentes; des variations de la normale à < 3 fois la limite supérieure de la normale (LSN) sont survenues chez 10,5 % et 9,6 % des sujets dont les évaluations étaient disponibles, des élévations à ≥ 3 fois la LSN sont survenues chez 2,6 % et 2,2 % des sujets dont les évaluations étaient disponibles, respectivement. Les élévations étaient transitoires, les taux revenant à la normale, ou à des niveaux inférieurs, chez les participants dont les tests de laboratoire ont été répétés lors du suivi.
Des augmentations des plaquettes sont survenues chez 6 patients traités pendant ≥ 5 jours contre aucune chez les sujets traités pendant ≤ 48 heures; cependant, aucune de ces élévations n’a entraîné de valeurs plaquettaires considérées comme cliniquement significatives.
8.4 Effets indésirables observés après la mise en marché
Étant donné que les effets indésirables après la mise en marchésont signalés volontairement par une population de taille incertaine, il n’est généralement pas possible d’estimer de manière fiable leur fréquence ou d’établir une relation de cause à effet avec l’exposition au médicament. Les effets indésirables suivants ont été rapportés avec l’acétaminophène ou l’ibuprofène :
Tableau 3: - Effets indésirables fréquemment rapportés chez les patients prenant de l’acétaminophène ou de l’ibuprofène (fréquence ≥ 1/100, < 1/10)
| Troubles cardiovasculaires | Œdème, rétention d’eau; la rétention d’eau réagit généralement rapidement à l’arrêt du médicament. |
| Troubles de l’oreille et du labyrinthe | Acouphènes (pour les médicaments contenant de l’ibuprofène). |
| Troubles gastro-intestinaux | Douleurs abdominales, diarrhée, dyspepsie, gêne gastrique, flatulences, constipation, légères pertes de sang gastro-intestinales pouvant exceptionnellement provoquer une anémie. |
| Investigations | Augmentation de l’alanine aminotransférase, augmentation de la gamma-glutamyl-transférase et anomalies des tests de la fonction hépatique avec l’acétaminophène. Augmentation de la créatinine sanguine et de l’urée sanguine. |
| Troubles du système nerveux | Nervosité. |
| Affections de la peau et du tissu sous-cutané | Éruption (y compris de type maculopapulaire), prurit. |
Tableau 4: - Effets indésirables rapportés chez des patients prenant de l’acétaminophène ou de l’ibuprofène à une fréquence < 1/100
| Troubles du système sanguin et lymphatique | Peu fréquents : diminution de l’hémoglobine et de l’hématocrite. Bien qu’une relation de cause à effet n’ait pas été établie, des épisodes hémorragiques (par exemple épistaxis, ménorragie) ont été rapportés au cours d’un traitement par le médicament. Très rares : des troubles hématopoïétiques (agranulocytose, anémie, anémie aplasique, anémie hémolytique, leucopénie, neutropénie, pancytopénie et thrombocytopénie avec ou sans purpura) ont été signalés après l’utilisation de l’ibuprofène, mais ils n’étaient pas nécessairement liés au médicament. |
| Troubles cardiovasculaires | Fréquents : œdème, rétention d’eau; la rétention d’eau réagit généralement rapidement à l’arrêt du médicament. Très rares : des palpitations, une tachycardie, une arythmie et d’autres dysrythmies cardiaques ont été signalées. Des cas d’hypertension et d’insuffisance cardiaque ont été rapportés en association avec le traitement par AINS. |
| Troubles oculaires | Peu fréquents : une amblyopie (vision floue et/ou diminuée), des scotomes et/ou des changements dans la vision des couleurs ont été observés, mais ils disparaissent généralement après l’arrêt du traitement. Tout patient présentant des troubles oculaires doit faire l’objet d’un examen ophtalmologique incluant les champs de vision centraux. |
| Troubles gastro-intestinaux | Peu fréquents : ulcère gastro-duodénal, ulcère gastro-intestinal, perforation ou hémorragie gastro-intestinale, avec des symptômes de melaena et d’hématémèse parfois fatals, en particulier chez les personnes âgées. Des cas de stomatite ulcéreuse et d’exacerbation de la colite et de la maladie de Crohn ont été signalés après l’administration du médicament. Moins fréquemment, des cas de gastrite ont été observés et des cas de pancréatite ont été rapportés. |
| Troubles généraux et affections au site d’administration | Très rares : fatigue et malaise. |
| Troubles hépatobiliaires | Très rares : atteinte hépatique, en particulier lors d’un traitement à long terme, insuffisance hépatique. Fonction hépatique anormale, hépatite et jaunisse. En cas de surdosage, l’acétaminophène peut provoquer une insuffisance hépatique aiguë, une insuffisance hépatique, une nécrose hépatique et des lésions hépatiques. |
| Troubles du système immunitaire | Peu fréquents : d’autres réactions allergiques ont été rapportées, mais la relation de cause à effet n’a pas été établie : Maladie sérique, syndrome du lupus érythémateux, vascularite de Henoch-Schönlein, œdème de Quincke. Très rares : des réactions d’hypersensibilité, y compris des éruptions cutanées et une sensibilité croisée avec des sympathomimétiques, ont été rapportées. |
| Infections et infestations | Très rares : des cas d’exacerbation d’inflammations liées à des infections (par exemple, développement d’une fasciite nécrosante) coïncidant avec l’utilisation d’AINS ont été décrits. |
| Investigations | Peu fréquents : augmentation de l’aspartate aminotransférase, augmentation de la phosphatase alcaline sanguine, augmentation de la créatine phosphokinase sanguine, diminution de l’hémoglobine et augmentation de la numération plaquettaire. Rares : augmentation des concentrations d’acide urique dans le sang. |
| Troubles du métabolisme et de la nutrition | Peu fréquents : gynécomastie, réaction hypoglycémique. Très rares : dans le cas de l’acidose métabolique, la causalité est incertaine car plus d’un médicament a été ingéré. Le cas d’acidose métabolique fait suite à l’ingestion de 75 grammes d’acétaminophène, de 1,95 gramme d’acide acétylsalicylique et d’une petite quantité d’un nettoyant ménager liquide. Le patient avait également des antécédents de crises d’épilepsie qui, selon les auteurs, ont pu contribuer à l’augmentation du taux de lactate, signe d’acidose métabolique. Les effets secondaires métaboliques comprennent l’hypokaliémie. Des effets secondaires métaboliques, dont l’acidose métabolique, ont été rapportés à la suite d’un surdosage massif d’acétaminophène. |
| Troubles du système nerveux | Rares : paresthésie, hallucinations, rêves. Très rares : stimulation paradoxale, névrite optique, troubles psychomoteurs, effets extrapyramidaux, tremblements et convulsions. |
| Troubles rénaux et urinaires | Peu fréquents : rétention urinaire. Rares : lésions du tissu rénal (nécrose papillaire), en particulier dans le cadre d’un traitement à long terme. Très rares : néphrotoxicité sous diverses formes, notamment néphrite interstitielle, syndrome néphrotique et insuffisance rénale aiguë et chronique. |
Les effets rénaux indésirables sont le plus souvent observés après un surdosage, après un abus chronique (souvent avec plusieurs analgésiques) ou en association avec une hépatotoxicité liée à l’acétaminophène. La nécrose tubulaire aiguë est généralement associée à une insuffisance hépatique, mais elle a été observée de manière isolée dans de rares cas. Une augmentation possible du risque de carcinome rénal a également été associée à l’utilisation chronique d’acétaminophène. Une étude cas-témoins portant sur des patients atteints d’insuffisance rénale terminale a suggéré que la consommation à long terme d’acétaminophène pouvait augmenter de manière significative le risque d’insuffisance rénale terminale, en particulier chez les patients prenant plus de 1 000 mg par jour. | |
Troubles respiratoires, thoraciques et médiastinaux | Peu fréquents : épaississement des sécrétions des voies respiratoires. Très rares : réactivité respiratoire incluant asthme, exacerbation de l’asthme, bronchospasme et dyspnée. |
| Affections de la peau et du tissu sous-cutané | Très rares : alopécie. Hyperhidrose, purpura et photosensibilité. Dermatoses exfoliatives. Réactions bulleuses, y compris érythème polymorphe, syndrome de Stevens Johnson et nécrolyse épidermique toxique. De très rares cas de réactions cutanées graves ont été rapportés. Dans des cas exceptionnels, des infections cutanées graves et des complications des tissus mous peuvent survenir lors d’une infection par la varicelle. |
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Médicaments interférant avec l’hémostase (par exemple warfarine, aspirine, ISRS/IRSN) : Surveillez les saignements chez les patients qui prennent COMBOGESIC IV en même temps que des médicaments qui interfèrent avec l’hémostase. L’utilisation concomitante de COMBOGESIC IV et de doses analgésiques d’aspirine n’est généralement pas recommandée.
Inhibiteurs de l’ECA, antagonistes des récepteurs de l’angiotensine (ARA) ou bêta-bloquants : L’utilisation concomitante de COMBOGESIC IV peut diminuer l’effet antihypertenseur de ces médicaments. Surveillez la tension artérielle. L’utilisation concomitante de COMBOGESIC IV chez les personnes âgées, les personnes souffrant d’hypovolémie ou d’insuffisance rénale peut entraîner une détérioration de la fonction rénale. Chez ces patients à haut risque, surveillez les signes d’aggravation de la fonction rénale.
Diurétiques : Les AINS peuvent réduire l’effet natriurétique du furosémide et des diurétiques thiazidiques. Surveillez les patients pour déceler tout signe d’aggravation de la fonction rénale et pour assurer l’efficacité du diurétique, y compris les effets antihypertenseurs.
Digoxine : L’utilisation concomitante avec COMBOGESIC IV peut augmenter la concentration sérique et prolonger la demi-vie de la digoxine. Surveillez les taux sériques de digoxine.
9.3 Interactions médicament-comportement
La prise concomitante d’alcool doit être évitée.
9.4 Interactions médicament-médicament
Le choix des médicaments énumérés au tableau 5 est fondé sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (soit les médicaments qui ont été identifiés comme contre-indiqués).
Tableau 5: Interactions médicament-médicament établies ou possibles.
Nom propre/ commun | Source de données probantes | Effet | Commentaire clinique |
Inhibiteurs de l’ECA (IECA), bêtabloquants et diurétiques | T | Les AINS peuvent diminuer l’effet antihypertenseur des IECA, des bêtabloquants et des diurétiques. Chez les patients âgés, présentant une déplétion volumique (y compris ceux sous diurétiques) ou qui présentent une insuffisance rénale, la coadministration peut entraîner une détérioration de la fonction rénale, y compris un risque d’insuffisance rénale aiguë. Ces effets sont généralement réversibles. | Surveillez la pression artérielle pour vous assurer que la pression artérielle souhaitée est obtenue. Surveillez les signes d’aggravation de la fonction rénale. Les patients doivent être suffisamment hydratés. |
Acide acétylsalicylique (AAS) et autres AINS | T | Lorsque l’ibuprofène est administré avec de l’AAS, sa liaison aux protéines est réduite, bien que la clairance de l’ibuprofène libre ne soit pas modifiée. Dans une étude clinique, l’utilisation concomitante d’un AINS et d’aspirine a été associée à une augmentation significative de l’incidence des effets indésirables gastro-intestinaux par rapport à l’utilisation de l’AINS seul. | L’administration concomitante d’ibuprofène et d’aspirine n’est généralement pas recommandée en raison du risque d’augmentation des effets indésirables. |
| Diurétiques | EC | L’ibuprofène peut réduire l’effet natriurétique du furosémide et des thiazidiques chez certains patients. Cette réponse a été attribuée à l’inhibition de la synthèse des prostaglandines rénales. | Lors d’un traitement concomitant avec des AINS, le patient doit être surveillé de près afin de détecter tout signe d’insuffisance rénale (voir Mises en garde et précautions - Rénal) et de s’assurer de l’efficacité du diurétique. |
Nom propre/ commun | Source de preuve | Effet | Commentaire clinique |
| Lithium | T | L’ibuprofène a entraîné une élévation des taux plasmatiques de lithium et une réduction de la clairance rénale du lithium dans une étude portant sur onze volontaires normaux. Cet effet a été attribué à l’inhibition de la synthèse rénale des prostaglandines par l’ibuprofène. | En cas d’administration simultanée d’ibuprofène et de lithium, les sujets doivent être surveillés attentivement afin de déceler tout signe de toxicité du lithium. |
| Méthotrexate | EC | On a signalé que les AINS inhibent de manière compétitive l’accumulation du méthotrexate dans des coupes rénales de lapins, ce qui pourrait indiquer qu’ils augmentent la toxicité du méthotrexate. | Il faut faire preuve de prudence lorsque des AINS sont administrés en même temps que le méthotrexate. |
| Anticoagulants de type warfarine | EC | Les comprimés d’ibuprofène ont modifié de manière significative les temps de prothrombine et différents autres facteurs de la coagulation lorsqu’ils ont été administrés à des personnes prenant des anticoagulants coumariniques. | Des hémorragies ont été rapportées lorsque l’ibuprofène et d’autres AINS ont été administrés à des patients prenant des anticoagulants coumariniques; le médecin doit faire preuve de prudence lorsqu’il prescrit l’ibuprofène à des patients prenant des anticoagulants. Les effets de la warfarine et des AINS sur les hémorragies GI sont synergiques, de sorte que les utilisateurs des deux médicaments en concomitance sont exposés à un risque d’hémorragie GI grave supérieur à celui encouru par les utilisateurs de l’un ou l’autre de ces médicaments en monothérapie. Il convient d’évaluer périodiquement le temps de prothrombine lorsque COMBOGESIC IV est administré en concomitance avec des composés apparentés à la warfarine. |
| Glucocorticoïdes | EC | L’utilisation concomitante d’AINS et de glucocorticoïdes oraux augmente le risque d’effets indésirables gastro-intestinaux tels que les ulcérations et les saignements. | Surveillez les patients, en particulier les patients âgés de plus de 65 ans, à la recherche de signes de saignement. |
Nom propre/ commun | Source de preuve | Effet | Commentaire clinique |
Cyclosporine et tacrolimus | T | L’administration concomitante de cyclosporine ou de tacrolimus et de tout AINS peut augmenter leur effet néphrotoxique en raison de l’effet de l’AINS sur les prostaglandines rénales. | Les patients doivent être surveillés afin d’ajuster la posologie et de détecter tout signe d’aggravation de la fonction rénale. |
| Inhibiteurs sélectifs de la recaptage de la sérotonine (ISRS) | T | L’administration concomitante d’AINS et d’ISRS peut augmenter le risque d’ulcération et d’hémorragie gastro- intestinales. | Surveillez les patients pour déceler tout signe d’hémorragie. |
| Digoxine | T | Une augmentation du taux sérique de digoxine a été observée avec certains AINS. | Surveiller les taux sériques de digoxine. |
| Agents antiplaquettaires | T | L’association d’antiplaquettaires et d’AINS augmente le risque d’hémorragie par inhibition de la fonction plaquettaire. | Surveillez les patients pour déceler tout signe d’hémorragie. |
Médicaments inducteurs enzymatiques (par exemple, barbituriques, isoniazide, zidovudine, carbamazépine) | T | Les inducteurs enzymatiques peuvent modifier le métabolisme. | La prudence est de mise. |
| Inhibiteurs de tyrosine kinase | T | Les inhibiteurs de la tyrosine kinase inhibent la glucuronidation de l’acétaminophène in vitro et peuvent augmenter l’exposition systémique. | La prudence est recommandée chez les patients présentant une insuffisance hépatique ou un risque d’hépatotoxicité. |
| Busulfan | T | Le busulfan est éliminé par conjugaison avec le glutathion. L’utilisation d’acétaminophène peut entraîner une réduction de la clairance du busulfan. | La prudence est recommandée. |
Probénécide
T
Le probénécide réduit de près de
2 fois la clairance de l’acétaminophène en inhibant sa
conjugaison avec l’acide
glucuronique.
Une réduction de la dose doit être envisagée.
Médicaments qui induisent ou régulent le CYP2E1 | T | Le métabolisme de l’acétaminophène peut être modifié. | Les conséquences cliniques de ces effets n’ont pas été établies. |
Légende : É = étude de cas; EC = essai clinique; T = théorique 9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
D’après les systèmes analytiques actuels, l’acétaminophène n’a pas d’effets sur les résultats des épreuves de laboratoire. Toutefois, des interactions peuvent se produire avec certaines méthodes d’analyses, comme cela est décrit ci-dessous.
L’acétaminophène peut interférer avec les analyses de laboratoire mesurant le taux sérique d’acide urique au moyen des tests de l’acide phosphotungstique, ou encore avec les tests de la glycémie effectués avec la glucose-oxydase-peroxydase.
Par ailleurs, l’acétaminophène aux doses thérapeutiques peut interférer avec le dosage de l’acide 5-hydroxy-indole-acétique (5HIAA), causant ainsi des résultats faussement positifs. Il est possible d’éliminer les résultats faussés en évitant la prise d’acétaminophène plusieurs heures avant et pendant le prélèvement des échantillons d’urine.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
COMBOGESIC IV contient de l’acétaminophène et de l’ibuprofène comme substances médicamenteuses actives.
L’acétaminophène est un analgésique non opioïde et non salicylé. Le site et le mécanisme de l’effet analgésique de l’acétaminophène n’ont pas été déterminés mais on pense qu’ils impliquent principalement des actions centrales.
Le mode d’action de l’ibuprofène, comme celui d’autres AINS, n’est pas tout à fait élucidé, mais pourrait être lié à l’inhibition de la synthèse des prostaglandines.
10.2 Pharmacodynamie
Acétaminophène
L’acétaminophène est un agent analgésique et antipyrétique qui a une faible activité anti-inflammatoire.
Ibuprofène
L’ibuprofène est un AINS ayant des activités analgésiques, antipyrétiques et anti-inflammatoires.
Les données d’une étude de pharmacologie clinique utilisant une formulation orale de COMBOGESIC montrent qu’à la moitié ou même au quart de la dose quotidienne totale de la combinaison acétaminophène/ibuprofène, on obtient un soulagement de la douleur comparable à la dose complète, tel que mesuré par une différence d’intensité de la douleur additionnée ajustée dans le temps (SPID) comme critère d’évaluation principal. L’étude a été menée chez des patients ayant subi 2 à 4 extractions de troisièmes molaires à une dose totale de 4 000 mg d’acétaminophène et 1 200 mg d’ibuprofène, ou à la moitié et au quart de la dose totale en 24 heures, en comparaison avec le placebo. Les données SPID étaient de 20,12 ± 18,01 pour la dose totale, 20,44 ± 20,78 pour la demi-dose, 19,25 ± 19,99 pour le quart de la dose, contre 6,63
± 19,79 pour le placebo (p < 0,01 par rapport au placebo). La réponse à la dose est pratiquement absente dans la gamme de doses étudiée. Conformément aux données du critère d’évaluation principal, les données relatives au pourcentage de patients ayant obtenu une réduction de la douleur de 50 % après 6 heures étaient de 50,00 % avec la dose complète, 44,10 % avec la demi-dose, 45,70 % avec le quart de dose et 18,4 % avec le placebo.
10.3 Pharmacocinétique
Absorption
COMBOGESIC IV est administré en perfusion de 15 minutes et la concentration plasmatique maximale de chaque médicament est atteinte à la fin de la perfusion. Les deux médicaments actifs de COMBOGESIC IV atteignent les concentrations plasmatiques maximales dans le même laps de temps et ont des demi-vies plasmatiques similaires (acétaminophène 2,39 ± 0,27 heures, ibuprofène 1,88 ± 0,28 heures).
Les paramètres pharmacocinétiques de COMBOGESIC IV et d’une demi-dose de COMBOGESIC IV ont été évalués chez 29 volontaires sains et comparés à une monothérapie IV et à une dose orale d’un comprimé associant acétaminophène et ibuprofène. Les paramètres pharmacocinétiques de l’acétaminophène et de l’ibuprofène après chaque traitement sont présentés dans le tableau 6.
Tableau 6: Paramètres pharmacocinétiques moyens (É.-T.) de l’acétaminophène et de l’ibuprofène pour chaque traitement.
| Traitement (moyenne ± É.-T.) | ||||
| Acétaminophène | COMBOGESIC IV Perfusion IV, 15 min | Acétaminophène IV Perfusion IV, 15 min | Demi-dose COMBOGESIC IV Perfusion IV, 15 min | Acétaminophène/ Ibuprofène comprimé oral* |
Cmax (µg/mL) ASC0-t (µg.h/mL) ASC0-∞ (µg.h/mL) Tmax (h) t1/2 (h) | 26,7 ± 5,8 37,6 ± 9,8 39,4 ± 10,6 0,25 (fin de la perfusion) 2,39 ± 0,27 | 26,2 ± 5,4 35,8 ± 8,7 37,7 ± 9,5 0,25 (fin de la perfusion) 2,38 ± 0,25 | 12,9 ± 2,6 18,3 ± 4,8 19,3 ± 5,1 0,25 (fin de la perfusion) 2,44 ± 0,25 | 14,9 ± 6,3 35,0 ± 9,4 37,0 ± 10,4 0,73 ± 0,42 2,51 ± 0,33 |
| Traitement (moyenne ± É.-T.) | ||||
| Ibuprofène | COMBOGESIC IV Perfusion IV, 15 min | Ibuprofène IV Perfusion IV, 15 min | Demi-dose COMBOGESIC IV Perfusion IV, 15 min | Acétaminophène/ Ibuprofène comprimé oral* |
Cmax (µg/mL) ASC0-t (µg.h/mL) ASC0-∞ (µg.h/mL) Tmax (h) t1/2 (h) | 39,5 ± 6,9 73,5 ± 16,5 74,7 ± 17,4 0,25 (fin de la perfusion) 1,88 ± 0,28 | 40,3 ± 7,5 72,2 ± 15,6 73,4 ± 16,5 0,25 (fin de la perfusion) 1,87 ± 0,27 | 39,5 ± 6,9 73,5 ± 16,5 74,7 ± 17,4 0,25 (fin de la perfusion) 1,88 ± 0,30 | 19,6 ± 5,2 70,4 ± 16,2 72,2 ± 17,4 1,49 ± 0,89 1,99 ± 0,36 |
*Comprimés d’acétaminophène/ibuprofène = 2x acétaminophène 500 mg/ibuprofène 150 mg comprimés pelliculés (non commercialisés au Canada).
Les paramètres pharmacocinétiques ASCT, ASCI et T1/2 étaient similaires après l’administration d’une dose unique de COMBOGESIC IV par voie intraveineuse ou orale. La Cmax de la formulation intraveineuse était deux fois supérieure à celle de la formulation orale et, comme prévu, le Tmax après administration intraveineuse a été atteint beaucoup plus rapidement (en 15 minutes) qu’avec la formulation orale.
Distribution :
L’acétaminophène semble largement distribué dans la plupart des tissus de l’organisme, sauf dans le tissu adipeux. Son volume apparent de distribution avoisine 0,9 L/kg. Une fraction relativement faible de l’acétaminophène (environ 20 %) se lie aux protéines plasmatiques. L’ibuprofène est fortement lié (90-99 %) aux protéines plasmatiques.
Métabolisme :
L’acétaminophène est principalement métabolisé dans le foie selon une cinétique de premier ordre. Les trois principales voies métaboliques sont :
- a) la glucuroconjugaison
- b) la sulfoconjugaison
- c) l’oxydation par le système enzymatique du cytochrome P450 (oxydases à fonction multiple), menant à la formation d’un métabolite intermédiaire réactif, qui se conjugue au glutathion et est encore métabolisé par conjugaison avec la cystéine et l’acide mercapturique. La principale isoenzyme mise à contribution semble être le CYP2E1; le CYP1A2 et le CYP3A4 sont des voies métaboliques complémentaires.
Chez les adultes, la plus grande partie de l’acétaminophène se conjugue à l’acide glucuronique et, à un degré moindre, au sulfate. Moins de 5 % sont excrétés sous forme inchangée. Ces métabolites dérivés du glucuronide, du sulfate et du glutathion sont dépourvus d’activité biologique. Chez les prématurés, les nouveau-nés et les nourrissons, le métabolite sulfoconjugué prédomine. Les métabolites de l’acétaminophène comprennent un intermédiaire mineur hydroxylé qui a une activité hépatotoxique. Cet intermédiaire actif est détoxifié par conjugaison avec le glutathion; cependant, il peut s’accumuler à la suite d’un surdosage en acétaminophène et, s’il n’est pas traité, il peut provoquer des lésions hépatiques graves, voire irréversibles. L’ibuprofène est rapidement métabolisé en composés inactifs dans le foie, principalement par glucuronidation, et éliminé dans l’urine. L’élimination de l’ibuprofène est presque complète 24 heures après la prise de la dernière dose. Sa demi-vie sérique est de 1,8 à 2,0 heures.
Les voies métaboliques de l’acétaminophène et de l’ibuprofène étant distinctes, il ne devrait y avoir aucune interaction médicamenteuse modifiant le métabolisme de l’un ou l’autre de ces médicaments. Une étude visant précisément à évaluer cette possibilité à partir d’enzymes hépatiques humaines n’a pas montré de risque d’interaction médicamenteuse sur les voies métaboliques.
Lors d’une autre étude, l’effet de l’ibuprofène sur le métabolisme oxydatif de l’acétaminophène a été évalué auprès de volontaires en bonne santé à jeun. Les résultats de l’étude ont indiqué que l’ibuprofène n’a pas modifié la quantité d’acétaminophène soumise au métabolisme oxydatif puisque les quantités d’acétaminophène et de ses métabolites (conjugués glutathion, acide mercapturique, cystéine, glucuronide et sulfate de l’acétaminophène) étaient similaires lorsque l’acétaminophène était administré seul ou en association avec l’ibuprofène (sous forme d’association fixe).
Élimination
L’acétaminophène est éliminé principalement par formation d’un glucuroconjugué et d’un sulfoconjugué de façon proportionnelle à la dose. Moins de 9 % de la dose d’acétaminophène est éliminée sous forme intacte dans l’urine. La demi-vie d’élimination de l’acétaminophène varie de 1 à 3 heures.
L’ibuprofène est rapidement métabolisé et éliminé dans l’urine. L’élimination de l’ibuprofène est presque complète 24 heures après la prise de la dernière dose. Sa demi-vie sérique est de 1,9 à 2,2 heures.
Populations et états pathologiques particuliers
- Enfants : La pharmacocinétique de COMBOGESIC IV n’a pas été étudiée chez les personnes de moins de 18 ans.
- Grossesse et allaitement : La pharmacocinétique de COMBOGESIC IV n’a pas été étudiée pendant la grossesse.
- Insuffisance hépatique : La pharmacocinétique et la tolérabilité de COMBOGESIC IV n’ont pas fait l’objet d’études chez des sujets présentant une dysfonction hépatique. Étant donné que l’acétaminophène est fortement métabolisé par le foie, l’emploi de COMBOGESIC IV n’est pas recommandé chez les patients atteints d’insuffisance hépatique.
- Insuffisance rénale : La pharmacocinétique de COMBOGESIC IV chez les sujets atteints d’insuffisance rénale n’a pas été étudiée. Bien que le risque de toxicité à l’acétaminophène soit minime chez les patients atteints d’insuffisance rénale modérée ou grave, l’ibuprofène est principalement éliminé dans l’urine; une insuffisance rénale peut donc entraîner son accumulation dans l’organisme. L’utilisation de COMBOGESIC IV n’est pas recommandée chez les patients atteints d’insuffisance rénale.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à une température ambiante contrôlée, entre 15 °C et 25 °C.
Ne pas réfrigérer ou congeler le produit. Conserver le produit dans sa boîte d’origine afin de le protéger de la lumière.
Inspecter visuellement la présence de particules et la décoloration avant l’administration, chaque fois que la solution et le récipient le permettent. En présence de particules visiblement opaques, de décoloration ou d’autres particules étrangères, la solution ne doit pas être utilisée.
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec des diluants et avec d’autres médicaments.
Si moins d’une fiole complète est nécessaire pour une dose unique, la quantité correcte doit être perfusée et le reste de la solution doit être jeté.
La solution doit être utilisée chez un seul patient et à une seule occasion. Elle ne contient aucun agent de conservation antimicrobien. Toute solution non utilisée doit être jetée.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune instruction particulière n’est requise pour ce produit.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Acétaminophène
Nom propre : acétaminophène
Nom chimique : N-acétyl-p-aminophénol
Formule moléculaire et masse moléculaire : C8H9NO2 151,16 g/mol
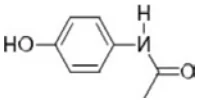
Formule de structure :
Propriétés physicochimiques : L’acétaminophène se présente sous la forme d’une poudre blanche, inodore, dont le point de fusion se situe entre 168 et 172 °C
Ibuprofène sodique dihydraté
Dénomination propre/commune : ibuprofène sodique
Nom chimique : Sel de sodium dihydraté de l’acide 2-(4-Isobutyl phényl) propionique
Formule moléculaire et masse moléculaire : C13H21O4Na.2H2O 264,29 g/mol
Formule de structure :
Propriétés physicochimiques : L’ibuprofène sodique dihydraté se présente sous la forme d’une poudre blanche librement soluble dans l’eau.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Indication :
- Prise en charge à court terme de la douleur légère à modérée, de la douleur modérée à sévère en
complément des analgésiques opioïdes 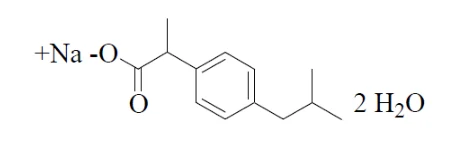
Tableau 7: - Résumé des données démographiques des patients ayant participé aux essais cliniques
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (fourchette) | Sexe |
AFT-
MXIV-07 Essai de phase 3,
contrôlé par placebo, prospectif, randomisé, en double aveugle, conçu en parallèle, comparant l’efficacité analgésique et l’innocuité de COMBOGESIC IV à l’acétaminophène seul, à l’ibuprofène seul et au placebo, après une oignonectomie.
COMBOGESIC IV (dose complète de 10 mg/mL de paracétamol + 3 mg/mL d’ibuprofène dans 100 mL de solution pour perfusion)
Paracétamol IV
(10 mg/mL)
Ibuprofène IV
(3 mg/mL)
Placebo IV
Tous les traitements à doses multiples jusqu’à 48 heures
276 patients subissant une oignonectomie
42,4 ans
(18 - 65) Hommes n = 51 (18,5 %); Femmes n = 225 (81,5 %)
L’étude pivot de COMBOGESIC IV était un essai de phase 3, contrôlé par placebo, prospectif, randomisé, en double aveugle et en parallèle, comparant l’efficacité et l’innocuité analgésiques de COMBOGESIC IV à celles de l’acétaminophène seul, de l’ibuprofène seul et du placebo, après une oignonectomie.
Le critère principal d’efficacité était la somme des différences d’intensité de la douleur sur 48 heures (SPID48) ajustée dans le temps avec chaque échelle visuelle analogique (EVA) pré-sauvetage reportée jusqu’à 2 heures. Une analyse de covariance a été utilisée pour l’analyse primaire d’efficacité avec le traitement comme effet fixe et le score initial d’intensité de la douleur comme covariable sur la population en intention de traiter.
L’analyse de la SPID48 ajustée au temps a démontré que COMBOGESIC IV (moyenne des moindres carrés (MMC) = 36,7, erreur type (ES) = 2,2) a procuré un soulagement de la douleur plus efficace que le placebo (MMC = 17,5, ES = 2,7), l’acétaminophène (MMC = 19,3, ES = 2,2) ou l’ibuprofène (MMC = 24,6, ES = 2,2).
Figure 1 : SPID48 corrigée en fonction du temps avec un score EVA avant l’administration du médicament de secours reporté jusqu’à 2 heures avant
le sauvetage.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Les effets indésirables de l’ibuprofène et de l’acétaminophène ont fait l’objet de nombreuses études. Les principales toxicités associées à l’ibuprofène affectent le tractus GI (irritation et saignement) et les reins (néphrite interstitielle, nécrose médullaire rénale) chez toutes les espèces. La principale toxicité associée à l’acétaminophène affecte le foie (nécrose).
Une étude de toxicité à doses répétées de 14 jours a été réalisée chez le rat afin de comparer le profil de toxicité de différentes doses de COMBOGESIC IV. Les rats ont toléré quatre perfusions IV quotidiennes de 15 minutes d’acétaminophène/ibuprofène à des doses de 100/30 mg/kg/jour (équivalant à 0,24 fois la DMRH pour l’acétaminophène par comparaison de la surface corporelle). À des doses de 200/60 mg/kg/jour (0,48 fois la DMRH), certains animaux ont présenté une irritation des muqueuses gastro-intestinales et à des doses de 400/120 mg/kg/jour (0,97 fois la DMRH), certains animaux ont présenté des lésions des muqueuses gastro-intestinales (nécrose et ulcération) qui ont été associées à des signes cliniques indésirables. Des lésions similaires de la muqueuse gastro-intestinale ont également été observées chez des animaux traités avec des doses équivalentes d’ibuprofène seul (120 mg/kg/jour). 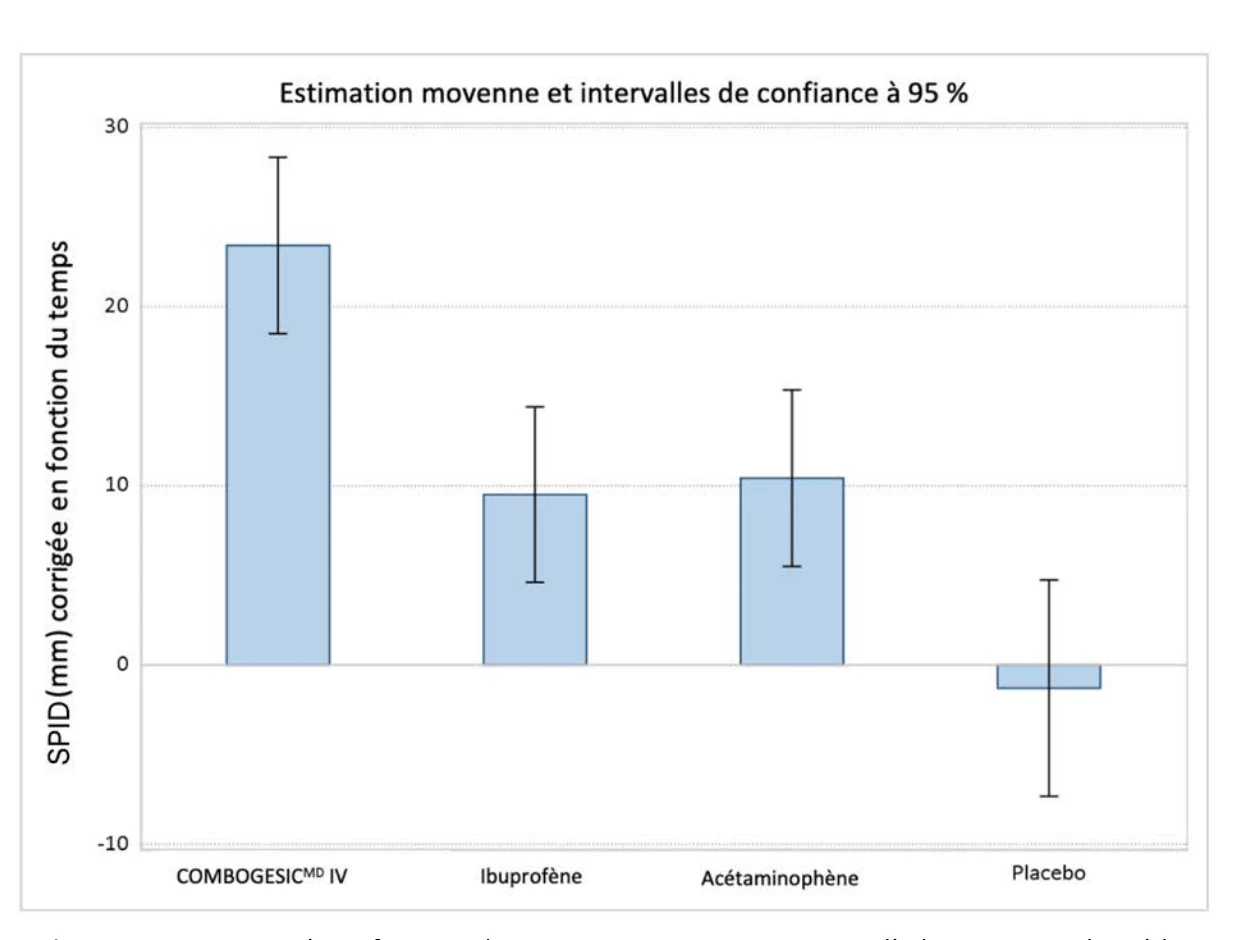
L’effet de doses intraveineuses ou périveineuses uniques de COMBOGESIC IV (dans une étude d’irritation locale aiguë chez des lapins mâles) a montré que COMBOGESIC IV a peu de potentiel pour produire une irritation locale lorsqu’il est administré par voie intraveineuse à une concentration de 10 mg d’acétaminophène/3 mg d’ibuprofène dans un volume de dose fixe de 0,3 mL par oreille.
De plus, lors d’une évaluation in vitro de la compatibilité sanguine, aucune hémolyse supplémentaire, aucune floculation/précipitation des protéines plasmatiques ou agrégation plaquettaire n’a été observée avec COMBOGESIC IV qu’avec l’acétaminophène IV ou l’ibuprofène IV seuls.
Cancérogénicité : Des études chez l’animal visant à évaluer le risque cancérogène à long terme de l’ibuprofène n’ont pas été effectuées.
Des études de longue durée ont été menées chez la souris et le rat par le National Toxicology Program afin d’évaluer le risque cancérogène de l’acétaminophène. Lors d’études alimentaires d’une durée de deux ans, des rats F344/N et des souris B6C3F1 ont reçu une alimentation contenant jusqu’à 6 000 ppm d’acétaminophène. Des signes équivoques d’activité cancérogène, d’après la fréquence accrue des cas de leucémie à cellules mononucléées, ont été observés chez les rates ayant reçu une dose de 0,8 fois la dose quotidienne maximale chez l’humain (DQMH) qui est de 4 grammes/jour, d’après la comparaison des surfaces corporelles. En revanche, aucun signe d’activité cancérogène n’a été observé chez les rats mâles (0,7 fois) ou les souris mâles (1,2 à 1,4 fois la DQMH) d’après la comparaison des surfaces corporelles.
Génotoxicité : Lors d’études publiées, l’ibuprofène n’a pas eu d’effets mutagènes pendant le test de mutation inverse bactérienne in vitro (test d’Ames).
L’acétaminophène n’a pas eu d’effets mutagènes pendant le test de mutation inverse bactérienne (test d’Ames). Avec l’acétaminophène, on a toutefois observé un résultat positif au test de l’induction d’échange de chromatides sœurs et au test des aberrations chromosomiques in vitro effectué sur des cellules d’ovaires de hamsters chinois. Dans les publications, il a été rapporté que l’acétaminophène avait un effet clastogène lorsqu’il était administré à 1 500 mg/kg/jour au modèle de rat (3,6 fois la DQMH, d’après la comparaison des surfaces corporelles). Toutefois, aucun effet clastogène n’a été noté avec la dose de 750 mg/kg/jour (2,8 fois la DQMH, d’après la comparaison des surfaces corporelles), ce qui indique que l’effet apparaît à un certain seuil.
Toxicologie pour la reproduction et le développement :
Études sur le développement :
Des études menées sur des rates gravides ayant reçu de l’acétaminophène par voie orale pendant l’organogenèse à des doses allant jusqu’à 0,85 fois la dose journalière maximale chez l’homme (DQMH = 4 grammes/jour, sur la base d’une comparaison de la surface corporelle) ont montré des signes de fœtotoxicité (réduction du poids et de la longueur du fœtus) et une augmentation liée à la dose des variations osseuses (réduction de l’ossification et modifications rudimentaires des côtes). La progéniture ne présentait aucun signe de malformation externe, viscérale ou squelettique.
Lorsque des rates enceintes ont reçu de l’acétaminophène par voie orale pendant toute la durée de la gestation à des doses 1,2 fois supérieures à la DQMH (sur la base d’une comparaison de la surface corporelle), des zones de nécrose sont apparues dans le foie et les reins des rates gravides et des fœtus. Ces effets ne se sont pas produits chez les animaux ayant reçu par voie orale des doses d’acétaminophène 0,3 fois supérieures à la DQMH (sur la base d’une comparaison de la surface corporelle).
Dans une étude de reproduction continue, des souris gravides ont reçu 0,25, 0,5 ou 1,0 % d’acétaminophène par voie alimentaire (357, 715 ou 1 430 mg/kg/jour). Ces doses représentent respectivement environ 0,43, 0,87 et 1,7 fois la DQMH, sur la base d’une comparaison de la surface corporelle. Une réduction liée à la dose du poids corporel de la quatrième et de la cinquième portée de la paire d’accouplement traitée s’est produite pendant la lactation et après le sevrage à toutes les doses. Les animaux du groupe ayant reçu la dose la plus élevée ont eu un nombre réduit de portées par paire d’accouplement, une progéniture mâle avec un pourcentage accru de spermatozoïdes anormaux et un poids à la naissance réduit chez les petits de la génération suivante.
Dans une étude publiée, des lapines ayant reçu 7,5, 20 ou 60 mg/kg d’ibuprofène (0,12, 0,32 ou 0,97 fois la dose journalière maximale de 1 200 mg d’ibuprofène chez l’homme, sur la base d’une comparaison de la surface corporelle) du 1er au 29e jour de gestation, aucun effet indésirable évident sur le développement lié au traitement n’a été observé. Cette dose était associée à une importante toxicité maternelle (ulcères de l’estomac, lésions gastriques). Dans la même publication, des rats femelles ont reçu 7,5, 20, 60 et 180 mg/kg d’ibuprofène (0,06, 0,16, 0,48, 1,5 fois la dose journalière maximale), ce qui n’a pas entraîné d’effets indésirables évidents sur le développement. La toxicité maternelle (lésions gastro-intestinales) a été notée à partir de 20 mg/kg. Dans une étude publiée, des rates ont reçu 300 mg/kg d’ibuprofène par voie orale (2,4 fois la dose journalière maximale de 1 200 mg pour l’homme, sur la base d’une comparaison de la surface corporelle) au cours des 9e et 10e jours de gestation (périodes critiques pour le développement du cœur chez les rats).
Le traitement par l’ibuprofène a donné lieu à une augmentation de l’incidence des malformations septales ventriculaires membraneuses. Cette dose était associée à une importante toxicité maternelle, incluant une toxicité gastro-intestinale. On a noté une incidence d’un cas de malformation septale ventriculaire membraneuse et d’un cas de gastroschisis chez des fœtus de lapines traitées par 500 mg/kg (8,1 fois la dose quotidienne maximale chez l’humain) de la journée 9 à la journée 11 de la gestation.
Altération de la fertilité :
Dans une étude publiée, l’administration alimentaire d’ibuprofène à des rats mâles et femelles 8 semaines avant et pendant l’accouplement, à des doses de 20 mg/kg (0,16 fois la DQMH d’après la comparaison des surfaces corporelles), n’a pas eu d’effet sur la fertilité des mâles ou des femelles ou sur la taille des portées.
Dans d’autres études, des souris adultes ont reçu de l’ibuprofène par voie intrapéritonéale à une dose de 5,6 mg/kg/jour (0,023 fois la DQMH d’après la comparaison des surfaces corporelles); ces études ont duré 35 ou 60 jours chez les mâles, et 35 jours chez les femelles. Aucun effet n’a été rapporté quant à la motilité des spermatozoïdes ou à la viabilité des mâles, mais une ovulation moindre a été rapportée chez les femelles.
Lors d’études sur l’acétaminophène menées par le National Toxicology Program, les évaluations de la fertilité ont été réalisées chez des souris Swiss dans le cadre d’une étude d’accouplement continu. Aucun effet sur les paramètres de la fertilité n’a été observé chez les souris ayant consommé jusqu’à 1,7 fois la DQMH d’acétaminophène, d’après la comparaison des surfaces corporelles. Bien qu’aucun effet n’ait été observé sur la motilité des spermatozoïdes ou la densité des spermatozoïdes dans l’épididyme, on a noté une hausse significative du pourcentage de spermatozoïdes anormaux chez les souris ayant consommé 1,7 fois la DQMH (d’après la comparaison des surfaces corporelles); on a également noté, à cette dose, une réduction du nombre de paires d’accouplements produisant une cinquième portée, ce qui indique le risque de toxicité cumulative après l’administration à long terme d’acétaminophène à une dose avoisinant la limite supérieure de la posologie quotidienne.
Des études publiées portant sur des rongeurs font état des résultats suivants lorsque l’acétaminophène est administré par voie orale à des animaux mâles à des doses de 1,2 fois la DQMH ou plus (d’après la comparaison des surfaces corporelles) : diminution du poids testiculaire, diminution de la spermatogenèse, diminution de la fertilité et diminution des sites d’implantation chez les femelles ayant reçu les mêmes doses. Ces effets semblent augmenter avec la durée du traitement. La signification clinique de ces résultats est inconnue.