


Monographie de produit - Combogesic
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
S.O.
Table des matières
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ .............................. 4
1 INDICATIONS ............................................................................................................................................... 4
1.1 Pédiatrie ....................................................................................................................................... 4 1.2 Gériatrie ....................................................................................................................................... 4 2 CONTRE-INDICATIONS .............................................................................................................................. 4
3 ENCADRÉ DES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .............................................. 5
4 POSOLOGIE ET ADMINISTRATION .......................................................................................................... 6
4.1 Considérations posologiques ....................................................................................................... 6 4.2 Posologie recommandée et ajustement posologique ................................................................... 6 4.3 Administration .............................................................................................................................. 7 4.4 Dose oubliée ................................................................................................................................ 7 5 SURDOSE ..................................................................................................................................................... 7
Symptômes ......................................................................................................................................... 7 Traitement ........................................................................................................................................... 7 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..................... 9
7 MISES EN GARDE ET PRÉCAUTIONS ..................................................................................................... 9
7.1 Populations particulières ........................................................................................................... 15 7.1.1 Grossesse............................................................................................................................... 15 7.1.2 Allaitement .............................................................................................................................. 16 7.1.3 Enfants et adolescents ............................................................................................................ 17 7.1.4 Personnes âgées (≥ 65 ans) .................................................................................................... 17 7.1.5 Surveillance et examens de laboratoire ................................................................................... 17 8 EFFETS INDÉSIRABLES .......................................................................................................................... 17
8.1 Aperçu des effets indésirables ................................................................................................... 17 8.2 Effets indésirables observés au cours des études cliniques ....................................................... 18 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................................ 19 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biologiques et autres ............................................................................................................... 20 8.5 Effets indésirables observés au cours des études cliniques – enfants et adolescents ............. 21 8.6 Effets indésirables signalés après la commercialisation ............................................................. 21 9 INTERACTIONS MÉDICAMENTEUSES .................................................................................................. 25
9.1 Aperçu ....................................................................................................................................... 25 9.2 Interactions médicament-médicament ........................................................................................ 25 9.3 Interactions médicament-aliment ................................................................................................ 28 9.4 Interactions médicament-plante médicinale ................................................................................ 28 9.5 Interactions médicament-examens de laboratoire ...................................................................... 28 9.6 Interactions médicament-comportement ..................................................................................... 28 10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE ............................................................................ 28
10.1 Mode d’action ............................................................................................................................. 28 10.2 Pharmacodynamie ..................................................................................................................... 28 10.3 Pharmacocinétique .................................................................................................................... 28 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ............................................................................... 31
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION DU PRODUIT .............................................. 31
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................................ 32
13 RENSEIGNEMENTS PHARMACEUTIQUES ........................................................................................... 32
Substance médicamenteuse (acétaminophène) ................................................................................ 32 Substance médicamenteuse (ibuprofène) ......................................................................................... 32 14 ESSAIS CLINIQUES .................................................................................................................................. 33
14.1 Études cliniques par indication ................................................................................................. 34 14.2 Études de biodisponibilité comparatives ................................................................................... 38 15 MICROBIOLOGIE ...................................................................................................................................... 39
16 TOXICOLOGIE NON CLINIQUE ............................................................................................................... 39
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................................ 43
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
COMBOGESICMD (acétaminophène/ibuprofène) est indiqué chez les adultes de plus de 18 ans pour :
- la prise en charge à court terme de la douleur aiguë légère à modérée;
- la diminution de la fièvre.
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de COMBOGESICMD chez les enfants; par conséquent, l’indication dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (> 65 ans) : Les données tirées des études et de l’expérience cliniques acquises auprès des personnes âgées laissent entendre que l’innocuité et l’efficacité du médicament varient selon l’âge; un aperçu de ces différences est présenté dans les sections pertinentes (voir Mises en garde et précautions – Populations particulières, Personnes âgées).
2 CONTRE-INDICATIONS
COMBOGESICMD est contre-indiqué :
Pendant la période périopératoire d’un pontage aortocoronarien (PAC). Bien que
COMBOGESICMD n’ait PAS fait l’objet d’études chez cette population de patients, un AINS du groupe des inhibiteurs sélectifs de la COX-2 qui a été étudié dans un tel contexte a entraîné une fréquence accrue d’événements
cardiovasculaires/thromboemboliques, des infections chirurgicales profondes et des complications de plaies sternales.
- Au cours du troisičme trimestre de grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement).
- Chez les patients atteints d’insuffisance cardiaque grave non maîtrisée.
- Chez les patients qui présentent une hypersensibilité connue à l’acétaminophène, à l’ibuprofène ou à n’importe lequel des ingrédients qui le composent/excipients.
Chez les patients atteints de lupus érythémateux disséminé, car une réaction semblable
à l’anaphylaxie accompagnée de fièvre peut survenir, notamment si de l’ibuprofène a déjà été administré.
- Chez les patients ayant des antécédents d’asthme, d’urticaire ou de réactions de type allergique aprčs avoir pris de l’AAS ou d’autres AINS (c.-ŕ-d., syndrome complet ou partiel d’intolérance ŕ l’AAS : rhinosinusite, urticaire/œdème de Quincke, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles se sont produites chez de telles personnes. Les patients qui présentent les problèmes médicaux mentionnés ci-dessus courent un risque de réaction grave, même s’ils ont déjà pris des AINS sans avoir eu de réaction indésirable. Il faut garder à l’esprit le risque de réaction croisée entre différents AINS (voir Mises en garde et précautions – Réactions d’hypersensibilité – Réactions anaphylactoïdes).
- Chez les patients présentant un ulcère gastro-duodénal/duodénal/gastrique actif, un saignement gastro-intestinal (GI) actif.
- Chez les patients présentant un saignement cérébrovasculaire ou d’autres troubles hémorragiques.
- Chez les patients atteints d’une maladie inflammatoire de l’intestin.
- Chez les patients atteints d’une insuffisance hépatique grave ou d’une maladie hépatique active.
Chez les patients présentant une insuffisance rénale grave (clairance de la créatinine
< 30 mL/min ou 0,5 mL/s) ou une maladie rénale qui s’aggrave (les personnes atteintes d’une insuffisance rénale moins grave à qui l’on a prescrit des AINS s’exposent à un risque de détérioration de la fonction rénale et doivent être surveillées) (voir Mises en garde et précautions – Fonction rénale).
- Chez les patients atteints d’hyperkaliémie avérée (voir Mises en garde et précautions – Fonction rénale – Équilibre hydroélectrolytique).
- Chez les enfants et adolescents de moins de 18 ans (voir Indications).
- Chez les patients souffrant d’alcoolisme actif, car la consommation excessive d’alcool à long terme peut prédisposer à une hépatotoxicité.
- Chez les patients atteints de troubles de l’érythropoïèse.
3 ENCADRÉ DES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Risque d’effets indésirables cardiovasculaires (CV) : Cardiopathie ischémique, maladie vasculaire cérébrale, insuffisance cardiaque congestive (classe II-IV de la NYHA) (voir Mises en garde et précautions – Appareil cardiovasculaire).
COMBOGESICMD contient de l’ibuprofène, un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une fréquence accrue d’effets indésirables cardiovasculaires (comme l’infarctus du myocarde, l’AVC ou les accidents thrombotiques), dont certains peuvent être mortels. Ce risque peut augmenter avec la durée d’utilisation. Les patients présentant une maladie cardiovasculaire ou des facteurs de risque de maladie cardiovasculaire peuvent s’exposer à un risque plus important.
La prudence est recommandée lorsque COMBOGESICMD est prescrit à un patient atteint d’une cardiopathie ischémique (y compris, mais SANS s’y limiter, l’infarctus aigu du myocarde, les antécédents d’infarctus du myocarde et/ou l’angine de poitrine), d’une maladie vasculaire cérébrale (y compris, mais SANS s’y limiter, l’AVC, l’accident cérébrovasculaire, les accidents ischémiques transitoires et/ou la cécité monoculaire transitoire) et/ou l’insuffisance cardiaque congestive (classe II-IV de la NYHA).
L’utilisation de médicaments comme COMBOGESICMD peut favoriser la rétention sodique par voie rénale, de façon proportionnelle à la dose administrée, ce qui peut entraîner une hausse de la tension artérielle et/ou une exacerbation de l’insuffisance cardiaque congestive (voir aussi Mises en garde et précautions – Fonction rénale – Équilibre hydroélectrolytique).
Risque d’effets indésirables gastro-intestinaux (GI) : L’utilisation de médicaments comme COMBOGESICMD est associée à une fréquence accrue d’effets indésirables gastro-intestinaux (comme l’ulcère gastro- duodénal/duodénal, la perforation, l’obstruction et l’hémorragie gastro- intestinale). Les patients âgés s’exposent à un risque accru d’effets gastro- intestinaux graves (voir Mises en garde et précautions – Appareil digestif).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Pour une administration par voie orale et à court terme seulement.
- Ne pas utiliser ce produit plus de 3 jours pour abaisser la fièvre ni plus de 5 jours pour soulager la douleur, sauf sur l’avis d’un médecin.
- Ne pas prendre les comprimés COMBOGESICMD avec d’autres produits contenant de l’acétaminophène ou de l’ibuprofène.
- Prendre avec de la nourriture ou du lait en cas de maux d’estomac.
- Ne pas prendre plus de 12 comprimés par jour.
4.2 Posologie recommandée et ajustement posologique
Pour la prise en charge à court terme de la douleur aiguë légère à modérée et la diminution de la fièvre, la posologie recommandée de COMBOGESICMD chez l’adulte est de 1 à 2 comprimés toutes les 6 heures. Si la douleur ou la fièvre ne diminue pas avec 2 comprimés, les doses suivantes peuvent comprendre 3 comprimés, mais seulement sur l’avis d’un médecin. Ne pas dépasser 12 comprimés par période de 24 heures.
Enfants (< 18 ans) : L’innocuité et l’efficacité de COMBOGESICMD n’ont pas été établies chez les enfants et les adolescents. Santé Canada n’a donc pas autorisé d’indication pour cette population (voir Indications).
Personnes âgées (≥ 65 ans) : Aucun ajustement de la posologie figurant dans la monographie n’est nécessaire chez les patients âgés qui doivent prendre de l’acétaminophène. Ceux qui ont besoin d’un traitement de plus de 3 jours doivent consulter leur médecin pour qu’il suive de près l’évolution de leur état. Cependant, aucune diminution de la posologie recommandée n’est requise. Toutefois, la prudence est de mise lors de l’utilisation de
Risque pendant la grossesse : Il faut faire preuve de prudence lorsqu'on prescrit COMBOGESICMD au cours des premier et deuxième trimestres de la grossesse. L'utilisation d'AINS à environ 20 semaines de gestation ou plus tard peut provoquer un oligohydramnios et un dysfonctionnement rénal, y compris une insuffisance rénale (voir Mises en garde et précautions). L'utilisation de COMBOGESICMD est CONTRE-INDIQUÉE au cours du troisième trimestre en raison du risque de fermeture prématurée du canal artériel et d'inertie utérine (parturition prolongée) (voir Contre-indications).
AVERTISSEMENT – FOIE : COMBOGESICMD contient de l’acétaminophène, une substance qui a été associée à des cas d’insuffisance hépatique aiguë ayant parfois nécessité une greffe du foie ou entraîné le décès du patient. La plupart des cas de lésion hépatique sont associés à une prise de doses d’acétaminophène supérieures à 4 000 milligrammes par jour et concernent souvent la consommation de plus d’un produit contenant de l’acétaminophène (voir Mises en garde et précautions – Fonction hépatique/biliaire/pancréatique).
Alerte aux allergies : L’acétaminophène peut provoquer de graves réactions de la peau. Les symptômes suivants peuvent alors se manifester : rougeur, cloques ou éruption.
l’ibuprofène, car cet agent ne doit pas être prescrit aux adultes de plus de 65 ans sans avoir au préalable tenu compte des comorbidités et des médicaments concomitants à cause du risque accru d’effets indésirables, en particulier l’insuffisance cardiaque, l’ulcération gastro-intestinale et l’insuffisance rénale (voir Mises en garde et précautions – Populations particulières).
4.3 Administration
Il est recommandé de prendre ce produit avec un verre d’eau entier.
4.4 Dose oubliée
Si le patient omet de prendre une dose, il doit la prendre dès qu’il s’en souvient. Cependant, s’il est presque l’heure de prendre la dose suivante, le patient ne doit pas prendre la dose omise. Il doit plutôt prendre la dose suivante prévue. Le patient ne doit pas essayer de compenser la dose omise en doublant la dose suivante.
5 SURDOSE
COMBOGESICMD est un produit d’association. Le tableau clinique d’une surdose peut comprendre les signes et symptômes de toxicité de l’ibuprofène, de l’acétaminophène ou des deux.
Symptômes
Acétaminophène : Une surdose d’acétaminophène peut entraîner des lésions hépatiques, voire une insuffisance hépatique. Les symptômes apparaissant dans les 24 premières heures suivant une surdose d’acétaminophène comprennent la pâleur, les nausées, les vomissements, l’anorexie et les douleurs abdominales. Les lésions hépatiques peuvent se manifester 12 à 48 heures après l’ingestion. Des anomalies du métabolisme du glucose et une acidose métabolique peuvent se produire. En cas d’intoxication grave, l’insuffisance hépatique peut entraîner une encéphalopathie, un coma et le décès. Une insuffisance rénale aiguë avec nécrose tubulaire aiguë peut se produire en l’absence de lésion hépatique grave. Des cas d’arythmie cardiaque ont été rapportés. Les lésions hépatiques sont possibles chez les adultes ayant pris 10 g ou plus d’acétaminophène, à cause des quantités excédentaires d’un métabolite toxique.
Ibuprofène : Les symptômes comprennent les nausées, les douleurs abdominales et les vomissements, les étourdissements, les convulsions et, rarement, la perte de connaissance. Les caractéristiques cliniques possibles d’une surdose d’ibuprofène comprennent la dépression du système nerveux central et de l’appareil respiratoire.
Traitement
Acétaminophène : Pour la prise en charge d’une surdose d’acétaminophène, un traitement rapide est essentiel même en l’absence de symptômes évidents à cause des risques de lésions hépatiques qui apparaissent après plusieurs heures, voire après plusieurs jours. Un traitement médical immédiat est conseillé chez tout patient ayant ingéré 7,5 g ou plus d’acétaminophène dans les 4 dernières heures. Un lavage gastrique doit être envisagé. Il convient d’instaurer le plus tôt possible un traitement précis visant à neutraliser les lésions hépatiques par un antidote comme l’acétylcystéine (par voie intraveineuse) ou la méthionine (par voie orale).
L’acétylcystéine est la plus efficace lorsqu’elle est administrée dans les 8 premières heures suivant une surdose; son effet diminue progressivement 8 à 16 heures plus tard. On croyait autrefois que la mise en route d’un traitement plus de 15 heures après une surdose n’était pas bénéfique et qu’elle pouvait aggraver le risque d’encéphalopathie hépatique. Cependant, il a été montré que l’administration tardive était sûre et des études menées auprès de patients traités jusqu’à 36 heures après l’ingestion montrent que des résultats bénéfiques peuvent être obtenus au-delà de 15 heures après la surdose. En outre, il a été montré que l’administration d’acétylcystéine par voie intraveineuse à des patients ayant déjà présenté une insuffisance hépatique fulminante diminuait la morbidité et la mortalité.
Une dose initiale de 150 mg/kg d’acétylcystéine dans 200 mL de glucose à 5 % est administrée par voie intraveineuse pendant 15 minutes, suivie d’une perfusion intraveineuse de 50 mg/kg dans 500 mL de glucose à 5 % pendant 4 heures, puis de 100 mg/kg dans 1 litre de glucose à 5 % pendant 16 heures. Le volume des solutés intraveineux doit être modifié chez les enfants. La méthionine est administrée par voie orale à raison de 2,5 g toutes les 4 heures, jusqu’à une dose maximale de 10 g. Le traitement par la méthionine doit être instauré dans les 10 heures suivant l’ingestion d’acétaminophène; sinon, il est inefficace et peut exacerber les lésions hépatiques.
Il se peut que les symptômes graves ne deviennent apparents que 4 ou 5 jours après la surdose; il faut donc observer attentivement les patients sur une période prolongée.
Ibuprofène : Le traitement doit être symptomatique et de soutien et viser le maintien de la perméabilité des voies aériennes, en plus de la surveillance de la fonction cardiaque et des signes vitaux jusqu’à ce que l’état du patient devienne stable. Un lavage gastrique n’est recommandé que si moins de 60 minutes se sont écoulées depuis l’ingestion d’une dose menaçant le pronostic vital. Étant donné que le médicament est acide et qu’il est éliminé par voie urinaire, il est théoriquement bénéfique d’administrer une substance alcaline et de provoquer une diurèse. En plus des mesures de soutien, l’administration de charbon activé par voie orale peut contribuer à diminuer l’absorption et la réabsorption des comprimés d’ibuprofène.
Pour la prise en charge d’une surdose présumée, veuillez communiquer avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET
CONDITIONNEMENT
Tableau 1 – Formes posologiques, teneurs, composition et conditionnement.
| Voie | Formes posologiques / | Ingrédients non médicinaux |
| d’administration | teneurs/ composition | |
| Orale | Comprimés pelliculés Acétaminophène à 325 mg/ Ibuprofène à 97,5 mg | Croscarmellose sodique Amidon de maïs Stéarate de magnésium Cellulose microcristalline Enrobage Opadry white OYLS 58900, contenant : Hypromellose Monohydrate de lactose Macrogol Citrate de sodium dihydraté Dioxyde de titane Amidon prégélatinisé Talc |
DESCRIPTION
Les comprimés COMBOGESICMD sont pelliculés, en forme de capsule, biconvexes et blancs; ils sont disponibles en plaquettes alvéolées contenant 3, 6, 30 et 70 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez lire l’encadré « Mises en garde et précautions importantes » au début de la Partie I : Renseignements destinés aux professionnels de la santé.
Généralités
- Il se peut que les patients de santé fragile ou affaiblie tolèrent moins les effets secondaires; il faut donc prendre des précautions particulières pendant le traitement de cette population. Pour réduire au minimum le risque de manifestations indésirables, la dose efficace la plus faible devrait être utilisée pendant la durée de traitement la plus courte possible. Comme c’est le cas des autres AINS, des précautions doivent être prises pendant le traitement des patients âgés qui sont davantage susceptibles de présenter une insuffisance rénale, hépatique ou cardiaque. Chez les patients à risque élevé, il convient d’envisager d’autres traitements ne contenant pas d’AINS.
- COMBOGESICMD n’est PAS recommandé en association avec d’autres AINS, à l’exception de l’AAS à faible dose utilisé comme prophylaxie cardiovasculaire, en raison de l’absence de données montrant des avantages synergiques et du risque d’effets indésirables additifs (voir Interactions médicamenteuses – Interactions médicament- médicament – Acide acétylsalicylique (AAS)).
Carcinogenèse et mutagenèse
L’ibuprofène ne présente pas de risque génotoxique ou carcinogène chez l’humain. L’acétaminophène aux doses thérapeutiques ne présente pas non plus de risque génotoxique chez l’humain, d’après un examen du Comité des produits médicinaux destinés à l’humain réalisé en 1996 (voir Toxicologie non clinique – Carcinogenèse).
Appareil cardiovasculaire
COMBOGESICMD contient un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une fréquence accrue d’effets indésirables cardiovasculaires (comme l’infarctus du myocarde, l’AVC ou les accidents thrombotiques), dont certains peuvent être mortels. Ce risque peut augmenter avec la durée d’utilisation. Les patients présentant une maladie cardiovasculaire ou des facteurs de risque de maladie cardiovasculaire peuvent s’exposer à un risque plus important.
Il convient de faire preuve de prudence lorsque COMBOGESICMD est prescrit à des patients présentant des facteurs de risque de maladie cardiovasculaire, de maladie vasculaire cérébrale ou de maladie rénale, comme l’un des facteurs suivants (cette liste n’est PAS exhaustive) :
- Hypertension
- Dyslipidémie/hyperlipidémie
- Diabète sucré
- Insuffisance cardiaque congestive (classe I de la NYHA)
- Coronaropathie (athérosclérose)
- Maladie artérielle périphérique
- Tabagisme
- Clairance de la créatinine < 60 mL/min ou 1 mL/s
L’utilisation de COMBOGESICMD peut entraîner l’apparition d’une hypertension ou l’aggravation d’une hypertension préexistante, ce qui dans les deux cas peut accroître le risque d’événements cardiovasculaires, comme il est décrit ci-dessus. La tension artérielle doit donc être mesurée régulièrement. En cas d’apparition ou d’aggravation d’une hypertension pendant le traitement, il faut envisager d’interrompre la prise de COMBOGESICMD.
L’utilisation de COMBOGESICMD peut entraîner une rétention liquidienne et un œdème et peut exacerber une insuffisance cardiaque congestive par un mécanisme rénal (voir Mises en garde et précautions – Fonction rénale – Équilibre hydroélectrolytique).
Chez les patients à risque élevé d’événements CV indésirables, d’autres stratégies de prise en charge ne comprenant PAS l’utilisation d’AINS doivent d’abord être envisagées. Pour réduire au minimum le risque potentiel de manifestations CV indésirables, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible.
Système endocrinien et métabolisme
Corticostéroïdes : COMBOGESICMD n’est PAS un substitut des corticostéroïdes. Il ne permet PAS de traiter l’insuffisance corticostéroïdienne. L’arrêt soudain d’une corticothérapie peut entraîner l’exacerbation d’une maladie ayant répondu aux corticostéroïdes. Les patients suivant une corticothérapie à long terme doivent diminuer graduellement la dose de leur traitement si l’on décide de cesser de leur administrer des corticostéroïdes (voir Interactions médicamenteuses – Interactions médicament-médicament – Glucocorticoïdes).
Appareil digestif
Une toxicité GI grave (parfois mortelle), par exemple, une ulcération gastro- duodénale/duodénale, une inflammation, une perforation, une obstruction et une hémorragie gastro-intestinales peuvent se produire en tout temps, avec ou sans symptômes précurseurs, chez les patients traités par des AINS comme COMBOGESICMD. Des problèmes gastro- intestinaux hauts mineurs comme une dyspepsie se produisent souvent, à tout moment. Les professionnels de la santé doivent surveiller le patient traité par COMBOGESICMD afin de s’assurer qu’il ne présente pas d’ulcération ni de saignement, même en l’absence d’antécédents de symptômes digestifs. La plupart des rapports spontanés d’événements GI mortels concernent des patients âgés ou affaiblis. Il faut donc prendre des précautions particulières lorsque l’on traite cette population. Pour réduire au minimum le risque potentiel de manifestations GI indésirables, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible. Chez les patients à risque élevé, il faut envisager d’autres traitements ne contenant pas d’AINS (voir Mises en garde et précautions – Populations particulières, Personnes âgées).
Il convient d’informer les patients des signes et/ou des symptômes de toxicité GI grave et leur demander d’arrêter de prendre COMBOGESICMD et de consulter d’urgence un médecin s’ils présentent l’un des symptômes de cette toxicité. L’utilité de la surveillance périodique par des analyses de laboratoire n’a PAS été démontrée, ni même évaluée de façon adéquate. La plupart des patients présentant des effets indésirables GI hauts graves pendant le traitement par un AINS n’ont aucun symptôme. Des ulcères, des saignements macroscopiques ou des perforations du tractus gastro-intestinal supérieur causés par des AINS semblent se produire chez environ 1 % des patients traités pendant trois à six mois et chez environ 2 à 4 % des patients traités pendant un an. Ces tendances se maintiennent, ce qui augmente le risque d’effets GI graves à un certain moment au cours du traitement. Les risques sont présents même si le traitement est de courte durée.
La prudence est de mise lorsque COMBOGESICMD est prescrit à des patients ayant des antécédents d’ulcère gastro-duodénal/duodénal ou de saignement gastro-intestinal, car le risque de saignement GI est dix fois plus élevé si ces patients prennent un AINS comparativement au risque encouru par les personnes ne présentant ni l’un ni l’autre de ces facteurs de risque. Les autres facteurs de risque d’ulcération et de saignement GI comprennent : l’infection à Helicobacter pylori, un âge avancé, un traitement prolongé par des AINS, une consommation excessive d’alcool, le tabagisme, un mauvais état de santé général ou un traitement concomitant par l’un des agents suivants :
- Anticoagulants (p. ex., warfarine)
- Antiplaquettaires (p. ex., AAS, clopidogrel)
- Corticostéroïdes oraux (p. ex., prednisone)
- Inhibiteurs spécifiques du recaptage de la sérotonine (p. ex., citalopram, fluoxétine, paroxétine, sertraline)
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie et pollakiurie), à l’hématurie ou à la cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement par un AINS. Si des symptômes urinaires se manifestent et en l’absence d’une autre explication, il convient d’arrêter le traitement par COMBOGESICMD pour vérifier si les symptômes disparaissent. Cette mesure doit précéder tout examen urologique ou traitement.
Système hématologique
Les AINS inhibant la biosynthèse des prostaglandines entravent à des degrés variables la fonction plaquettaire; les patients chez qui un tel effet pourrait avoir des conséquences fâcheuses (p. ex., ceux qui prennent des anticoagulants, qui ont une hémophilie ou qui présentent des troubles plaquettaires) doivent être étroitement surveillés lorsqu’ils prennent COMBOGESICMD.
Anticoagulants : De nombreuses études ont démontré que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque d’hémorragie. L’administration concomitante de COMBOGESICMD et de warfarine nécessite une surveillance étroite du rapport international normalisé (RIN). Il est possible qu’une augmentation des saignements se produise en dépit de la surveillance du RIN pendant le traitement.
Effets antiplaquettaires : Les AINS inhibent l’agrégation des plaquettes et prolongent la durée du temps de saignement chez certains patients. Contrairement à l’acide acétylsalicylique (AAS), l’effet des AINS sur la fonction plaquettaire est quantitativement inférieur, ou de plus courte durée, et réversible.
L’efficacité antiplaquettaire de COMBOGESICMD et d’autres médicaments contenant des AINS n’a pas été démontrée; ces agents ne doivent PAS être utilisés comme substituts de l’AAS ou d’autres antiplaquettaires pour la prophylaxie des maladies thromboemboliques cardiovasculaires. Les traitements antiplaquettaires (p. ex., l’AAS) ne doivent pas être interrompus. Certaines données montrent que la prise d’AINS avec l’AAS peut considérablement atténuer les effets cardioprotecteurs de l’AAS (voir Interactions médicamenteuses – Interactions médicament-médicament – Acide acétylsalicylique (AAS)).
L’administration concomitante de COMBOGESICMD et d’une faible dose d’AAS augmente le risque d’ulcération GI et de complications associées.
Dyscrasies sanguines : Les dyscrasies sanguines (comme la neutropénie, la leucopénie, la thrombopénie, l’anémie aplasique et l’agranulocytose) associées à l’usage d’AINS sont rares, mais peuvent se produire et avoir des conséquences graves.
Une anémie est parfois observée chez les patients prenant des AINS, ce qui peut être dû à la rétention liquidienne, à un saignement GI ou à un effet encore mal compris sur l’érythropoïèse. Chez les patients suivant un traitement à long terme par des AINS, y compris COMBOGESICMD, il convient de vérifier le taux d’hémoglobine ou l’hématocrite en cas de signe ou symptôme d’anémie ou de saignement.
Fonctions hépatique, biliaire et pancréatique
COMBOGESICMD contient de l’acétaminophène, lequel a été lié à des cas d’insuffisance hépatique aiguë, entraînant parfois une greffe du foie ou le décès. La plupart des cas de lésion hépatique sont associés à une prise de doses d’acétaminophène supérieures à 4 000 milligrammes par jour et concernent souvent la consommation de plus d’un produit contenant de l’acétaminophène. La prise d’une dose excessive d’acétaminophène peut être intentionnelle (automutilation) ou accidentelle chez les patients qui essayent d’obtenir un soulagement accru de la douleur, ou elle peut se faire à l’insu des patients s’ils prennent des produits sans savoir qu’ils contiennent de l’acétaminophène (voir l’encadré des mises en garde et précautions importantes).
Le risque d’insuffisance hépatique aiguë est plus élevé chez les personnes atteintes d’une maladie hépatique sous-jacente et chez les personnes qui consomment de l’alcool durant un traitement par l’acétaminophène. Demander aux patients de rechercher la mention acétaminophène ou APAP sur les étiquettes de produits et de ne pas prendre plus d’un produit contenant de l’acétaminophène. Demander aux patients de consulter immédiatement un médecin s’ils ont pris plus de 4 000 milligrammes d’acétaminophène par jour, même s’ils se sentent bien. Des augmentations à la limite de la normale d’au moins une épreuve de la fonction hépatique peuvent se produire chez jusqu’à 15 % des patients prenant des AINS, y compris COMBOGESICMD, qui contient de l’ibuprofène. Au fil du traitement, ces résultats anormaux d’analyses de laboratoire peuvent empirer, rester pratiquement inchangés ou être passagers. Des augmentations importantes des taux d’ALT ou d’AST (environ trois fois ou plus la limite supérieure de la normale) ont été signalées chez environ 1 % des patients dans les essais cliniques sur les AINS. En outre, de rares cas de réactions hépatiques graves, y compris la jaunisse, l’hépatite fulminante, la nécrose hépatique et l’insuffisance hépatique, dont certains ont été mortels, ont été rapportés. En présence de signes ou symptômes évocateurs d’une dysfonction hépatique ou de résultats anormaux à une épreuve de la fonction hépatique survenant pendant le traitement par l’ibuprofène, il convient d’effectuer les examens permettant de détecter toute réaction hépatique plus grave. En cas de signes et symptômes cliniques évoquant une maladie hépatique ou de manifestations généralisées (p. ex., éosinophilie, éruptions cutanées, etc.), le traitement par COMBOGESICMD doit être interrompu.
Réactions d’hypersensibilité
Réactions anaphylactoïdes : Comme c’est le cas avec les AINS, en général, des réactions anaphylactoïdes peuvent se produire chez les patients qui n’ont pas déjà été exposés à COMBOGESICMD. COMBOGESICMD ne doit PAS être administré aux patients atteints de la triade d’intolérance à l’AAS. Ce complexe de symptômes se manifeste habituellement chez les patients asthmatiques et se traduit par une rhinite, avec ou sans polypes nasaux, ou un bronchospasme grave et potentiellement mortel après la prise d’AAS ou d’autres AINS (voir Contre- indications).
Intolérance à l’AAS : COMBOGESICMD ne doit PAS être administré aux patients atteints d’un syndrome complet ou partiel d’intolérance à l’AAS (rhinosinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme) ni chez qui l’asthme, l’anaphylaxie, l’urticaire/l’œdème de Quincke, la rhinite ou d’autres manifestations allergiques sont déclenchés par l’acide acétylsalicylique (AAS) ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez de telles personnes. Les patients qui présentent les problèmes médicaux mentionnés ci-dessus courent un risque de réaction grave, même s’ils ont déjà pris des AINS sans avoir eu de réaction indésirable (voir Contre- indications).
Sensibilité croisée : Les patients présentant une sensibilité à un AINS peuvent également être sensibles à tout autre AINS.
Réactions cutanées graves : (Voir Mises en garde et précautions – Appareil cutané).
Système immunitaire
(Voir Mises en garde et précautions – Infection – Méningite aseptique).
Infection
COMBOGESICMD, comme tout autre produit contenant des AINS, peut masquer les signes et les symptômes d’une maladie infectieuse sous-jacente.
Méningite aseptique : Dans de rares cas, des symptômes de méningite aseptique (raideur de la nuque, céphalées intenses, nausées et vomissements, fièvre ou obnubilation de la conscience) ont été observés avec l’emploi de certains AINS. Les patients atteints d’affections auto- immunes (lupus érythémateux disséminé, collagénoses mixtes, etc.) y semblent prédisposés. Par conséquent, le professionnel de la santé doit surveiller l’apparition de telles complications chez ces patients.
Système neurologique
Certains patients peuvent présenter une somnolence, des étourdissements, une vision trouble, des vertiges, des acouphènes, une perte d’audition, de l’insomnie ou une dépression après avoir pris des médicaments contenant des AINS comme COMBOGESICMD. Les patients chez qui ces effets indésirables se manifestent doivent faire preuve de prudence s’ils doivent accomplir des tâches nécessitant de la vigilance.
Fonction visuelle
Des cas de vision floue ou de baisse de l’acuité visuelle, de scotome ou de changements au niveau de la vision des couleurs ont été signalés chez des patients prenant de l’ibuprofène. Si un patient présente de tels symptômes pendant le traitement par COMBOGESICMD, il faut interrompre le traitement et lui faire passer un examen ophtalmologique comprenant un examen des champs visuels centraux et de la vision des couleurs.
Considérations périopératoires
(Voir Contre-indications – Pontage aorto-coronarien).
Fonction psychiatrique
(Voir Mises en garde et précautions – Fonction neurologique).
Fonction rénale
Chez l’animal, l’administration prolongée d’AINS a entraîné une nécrose médullaire rénale et d’autres anomalies pathologiques rénales. Chez l’être humain, on a signalé des cas de néphrite interstitielle aiguë accompagnée d’hématurie, de protéinurie de faible grade et, à l’occasion, d’un syndrome néphrotique.
Une insuffisance rénale causée par la prise d’AINS est observée chez des patients atteints de maladies prérénales entraînant une diminution du débit sanguin rénal ou de la volémie. Dans ces circonstances, les prostaglandines rénales contribuent au maintien de l’irrigation rénale et du débit de filtration glomérulaire (DFG). Chez ces patients, l’administration d’un AINS peut causer une réduction de la synthèse de prostaglandine et provoquer une insuffisance rénale. Les patients les plus susceptibles de présenter ce type de réaction sont ceux déjà atteints d’une insuffisance rénale (DFG < 60 mL/min ou 1 mL/s), les patients déshydratés, les patients suivant des régimes alimentaires hyposodés, ceux atteints d’insuffisance cardiaque congestive, de cirrhose, de dysfonction hépatique; ceux qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine, des diurétiques; ainsi que les personnes âgées. Une insuffisance rénale grave ou menaçant le pronostic vital a été signalée chez les patients qui avaient une fonction rénale normale ou diminuée après un traitement de courte durée par des AINS. Même les patients à risque qui semblent tolérer un AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accrues (p. ex., déshydratation causée par une gastroentérite). L’arrêt du traitement par l’AINS entraîne habituellement un retour à l’état antérieur au traitement.
La prudence est de rigueur à l’instauration du traitement par des AINS comme COMBOGESICMD chez les patients fortement déshydratés. Ces patients doivent être réhydratés avant l’instauration du traitement. La prudence est également recommandée chez les patients atteints d’une néphropathie préexistante.
Néphropathie de stade avancé : Aucun renseignement n’est disponible à partir d’études cliniques contrôlées concernant l’utilisation de COMBOGESICMD chez des patients atteints d’insuffisance rénale. Par conséquent, le traitement par COMBOGESICMD est déconseillé chez les patients atteints d’une néphropathie de stade avancé. Si le traitement par COMBOGESICMD doit être instauré, une surveillance étroite de la fonction rénale des patients est conseillée (voir Contre-indications).
Équilibre hydroélectrolytique : La prise de médicaments contenant des AINS tels que COMBOGESICMD peut favoriser une rétention de sodium de façon proportionnelle à la dose, qui peut provoquer une rétention liquidienne et un œdème, puis une hausse de la tension artérielle et une exacerbation de l’insuffisance cardiaque congestive. Par conséquent, il convient de faire preuve de prudence lorsque COMBOGESICMD est prescrit à des patients ayant des antécédents d’insuffisance cardiaque congestive, une atteinte de la fonction cardiaque, de l’hypertension, un âge avancé ou d’autres affections prédisposant à une rétention liquidienne (voir Mises en garde et précautions – Appareil cardiovasculaire).
L’utilisation de médicaments contenant des AINS, comme COMBOGESICMD, peut accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète sucré, d’insuffisance rénale, les patients âgés, ou ceux qui reçoivent un traitement concomitant par des bloqueurs adrénergiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine ou certains diurétiques. Les taux d’électrolytes doivent être mesurés périodiquement (voir Contre-indications).
Appareil respiratoire :
Les réactions asthmatiques à l’AAS sont peu fréquentes, mais constituent un signe très important de sensibilité à l’AAS et aux AINS. Elles sont plus fréquentes chez les patients asthmatiques qui ont des polypes nasaux.
Fonction sexuelle/fertilité
Comme tout médicament qui inhibe la synthèse de la cyclooxygénase/prostaglandine, l’utilisation de COMBOGESICMD peut avoir un effet néfaste sur la fertilité et n’est pas recommandée chez les femmes qui essayent de concevoir. Par conséquent, il convient d’envisager le retrait de COMBOGESICMD chez les femmes ayant des difficultés à concevoir ou qui passent des examens dans le cadre d’un bilan d’infertilité.
Appareil cutané
Dans de rares cas, des réactions cutanées graves telles que le syndrome de Stevens-Johnson, l’érythrodermie bulleuse avec épidermolyse, la dermatite exfoliative et l’érythème polymorphe ont été associées à l’utilisation de certains AINS. La fréquence de ces réactions est faible et, dans la plupart des cas, elles ont été signalées après le lancement du produit chez des patients qui prenaient d’autres médicaments également associés à leur possible survenue. Le lien causal n’est donc PAS clair. Ces réactions risquent de menacer le pronostic vital, mais peuvent être réversibles si l’agent en cause cesse d’être administré et qu’un traitement approprié est instauré. Il convient d’indiquer aux patients de cesser de prendre leur AINS et de communiquer avec leur médecin en cas d’éruption cutanée. Après examen, le médecin leur donnera les indications appropriées, notamment en ce qui concerne les autres traitements à interrompre.
7.1 Populations particulières
7.1.1 Grossesse
L’emploi de COMBOGESICMD est CONTRE-INDIQUÉ au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement). COMBOGESICMD doit être prescrit avec prudence aux femmes qui tentent de concevoir, qui sont dans le premier ou le deuxième trimestre de grossesse ou qui allaitent.
L'utilisation d'AINS, y compris de COMBOGESICMD, à environ 20 semaines de gestation ou plus tard au cours de la grossesse peut entraîner un dysfonctionnement rénal fœtal menant à l'oligoamnios et, dans certains cas plus graves, à des problèmes respiratoires, musculo- squelettiques et rénaux néonataux (voir Toxicologie non clinique). Des études publiées et des rapports de pharmacovigilance indiquent que l’utilisation d'AINS par la mère à environ 20 semaines de grossesse ou plus tard est associée à un dysfonctionnement rénal fœtal conduisant à un oligoamnios et, dans certains cas, à une insuffisance rénale néonatale ou à une défaillance rénale. Il a été démontré que les AINS entraînent une réduction significative de la production d'urine fœtale avant la réduction du volume du liquide amniotique. Il existe également un nombre limité de rapports de cas d'utilisation maternelle d'AINS et de dysfonctionnement rénal néonatal sans oligoamnios, dont certains étaient irréversibles, même après l'arrêt du traitement
Ces effets indésirables sont observés, en moyenne, après quelques jours ou semaines de traitement, bien que l'oligoamnios ait été rarement rapporté dès 48 heures après le début du traitement par AINS. L'oligoamnios est souvent, mais pas toujours, réversible à l'arrêt du traitement. Les complications d'un oligoamnios prolongé peuvent inclure, par exemple, des contractures des membres et un retard de maturation pulmonaire. Dans certains cas d'altération de la fonction rénale néonatale observés après la mise sur le marché, des procédures invasives telles que l'exsanguino-transfusion ou la dialyse ont été nécessaires. Si, après un examen approfondi des autres options thérapeutiques pour la prise en charge de la douleur, un traitement par AINS est nécessaire entre le milieu (début à environ 20 semaines) et la fin du deuxième trimestre de la grossesse, il est recommandé d'utiliser la dose efficace la plus faible et la durée la plus courte possible.
Envisager une surveillance échographique du bien-être fœtal, y compris une évaluation du volume du liquide amniotique si le traitement par COMBOGESICMD se prolonge au-delà de 48 heures. Il est recommandé d'interrompre le traitement par AINS en cas d'oligoamnios et de procéder à un suivi médical approprié.
Informez les femmes enceintes de ne pas utiliser COMBOGESICMD et d'autres AINS à partir du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel du fœtus [voir Contre-indications]. Si un traitement par COMBOGESICMD est nécessaire pour une femme enceinte entre le milieu (début à environ 20 semaines de gestation) et la fin du deuxième trimestre de la grossesse, informez-la qu'elle devra peut-être être surveillée pour l'oligoamnios si le traitement se poursuit pendant plus de 48 heures.
L’inhibition de la synthèse des prostaglandines peut avoir un effet néfaste sur la grossesse ou le développement embryonnaire-fœtal. Les données d’études épidémiologiques semblent indiquer un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’un inhibiteur de la synthèse des prostaglandines au début de la grossesse.
Lors d’études chez l’animal, il a été montré que l’administration d’un inhibiteur de la synthèse des prostaglandines a entraîné une hausse du taux de fausses couches avant et après implantation et de mortalité embryonnaire-fœtale. En outre, des incidences accrues de malformations variées, y compris cardiovasculaire, ont été rapportées chez les animaux ayant reçu un inhibiteur de la synthèse des prostaglandines pendant la période de l’organogenèse.
7.1.2 Allaitement
Nous savons que de petites quantités d’acétaminophène et d’ibuprofène passent dans le lait maternel. La prudence est de mise si COMBOGESICMD est prescrit à des femmes qui allaitent (ou qui prévoient allaiter).
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : L’innocuité et l’efficacité de COMBOGESICMD n’ont pas été établies chez les enfants et les adolescents, l’indication d’utilisation dans la population pédiatrique n’est donc pas autorisée par Santé Canada (voir Indications).
7.1.4 Personnes âgées (≥ 65 ans)
Les patients de plus de 65 ans et les patients fragiles ou affaiblis sont davantage susceptibles de présenter divers effets indésirables. La fréquence de ces effets indésirables augmente proportionnellement à la dose et à la durée du traitement. De plus, ces patients tolèrent moins bien les ulcérations et les saignements. Le risque de saignements gastriques est plus élevé chez : les personnes de 60 ans et plus, celles qui ont déjà eu des ulcères d’estomac ou des troubles hémorragiques, celles qui prennent un anticoagulant (médicament qui fluidifie le sang), un agent stéroïdien, des médicaments qui contiennent un AINS comme l’acide acétylsalicylique (AAS), l’ibuprofène ou le naproxène, ou des anti-inflammatoires sur ordonnance, ainsi que celles qui consomment 3 verres d’alcool ou plus par jour en même temps que ce produit. La plupart des complications mortelles touchant le tractus gastro-intestinal surviennent dans cette population. Les patients âgés présentent aussi un risque accru de lésions à l’œsophage inférieur, y compris d’ulcération ou de saignements. Chez ces patients, il convient d’envisager une dose de départ plus faible que la dose habituellement recommandée, l’ajuster au besoin et assurer une surveillance étroite.
7.1.5 Surveillance et examens de laboratoire
Pour la surveillance et les examens de laboratoire associés à l’utilisation de COMBOGESICMD, voir Mises en garde et précautions – Équilibre hydroélectrolytique, Appareil digestif, Système hématopoïétique, Fonctions hépatique/biliaire/pancréatique, Fonction rénale et Populations particulières : Personnes âgées.
Grossesse : Si COMBOGESICMD est administré entre le milieu (environ 20 semaines) et la fin du deuxième trimestre, il est recommandé de surveiller étroitement le volume du liquide amniotique chez les femmes enceintes qui prennent COMBOGESICMD, car COMBOGESICMD peut entraîner une réduction du volume du liquide amniotique, voire un oligoamnios (voir Populations particulières). COMBOGESICMD est CONTRE-INDIQUÉ au cours du troisième trimestre de la grossesse.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables de COMBOGESICMD (comprimés d’acétaminophène et d’ibuprofène) sont semblables à ceux de ses ingrédients individuels et sont la conséquence de ses effets pharmacologiques. Le principal risque lié à l’ibuprofène, comme aux autres AINS, concerne les troubles gastro-intestinaux, y compris les saignements et les accidents thromboemboliques. Pour l’acétaminophène, le principal risque concerne l’hépatotoxicité à la suite d’un surdosage.
La base de données sur l’innocuité portait sur 922 patients (ayant participé aux phases à double insu de 4 études cliniques sur l’efficacité) ayant reçu des doses complètes d’une association à doses fixes (ADF à 325/97,5 et ADF à 500/150), de l’acétaminophène seul, de l’ibuprofène seul ou un placebo (voir Essais cliniques). Les réactions indésirables les plus fréquentes (fréquence ≥ 2% chez les patients ayant reçu COMBOGESICMD) étaient les suivantes : nausées, vomissements, hémorragie post-intervention, céphalées, étourdissements, somnolence et enflure du visage (Tableau 2).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques sont utiles pour déterminer les événements indésirables liés aux médicaments et estimer leur fréquence.
Les essais cliniques sur COMBOGESICMD ont été menés sur des modèles de douleur arthroscopique et de douleur dentaire postopératoire pendant 24 à 48 heures.
Les données ci-dessous concernent l’exposition de 261 patients à COMBOGESICMD. COMBOGESICMD a principalement été étudié dans le cadre d’essais contrôlés par un traitement actif et par un placebo (n = 217 patients traités par COMBOGESICMD lors d’études contrôlées par placebo, et n = 44 patients traités par COMBOGESICMD lors d’études non contrôlées par placebo).
La population était âgée de 16 à 74 ans (moyenne : 31 ans); elle était composée à 61% de femmes et à 84% de race blanche. Pendant les périodes de traitement à double insu des essais cliniques, COMBOGESICMD a été administré par voie orale toutes les 6heures pendant une durée maximale de 48 heures.
Le Tableau 2 ci-dessous présente les réactions indésirables les plus fréquentes (fréquence ≥ 2 %) classées par discipline médicale.
Tableau 2 – Effets indésirables classés par discipline médicale, apparus en cours de traitement chez au moins 2 % des patients ayant reçu COMBOGESICMD pendant le traitement à double insu.
| CombogesicMD* | Placebo | Acétaminophène | Ibuprofène | |
| (n = 261) | (n = 199) | (n = 231) | (n = 231) |
Effets indésirables
| % | % | % | % | |
| Affections gastro- intestinales | ||||
| Nausées | 15 | 23 | 19 | 12 |
| Vomissements | 7 | 10 | 10 | 3 |
| Lésions, intoxications et complications chirurgicales | ||||
| Hémorragie postopératoire | 2 | 2 | < 1 | 1 |
| Affections du système nerveux | ||||
| Maux de tête | 5 | 7 | 6 | 4 |
| Étourdissements | 3 | 5 | 4 | 4 |
| Somnolence | 2 | 1 | 1 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||
| Gonflement du visage | 2 | 3 | 4 | 4 |
* Ce nombre englobe tous les sujets ayant pris des doses complètes de l’ADF à 325/97,5 et de l’ADF à 500/150 lors des 4 études cliniques.
Les manifestations les plus fréquentes, selon la classification par discipline médicale, ont été les affections gastro-intestinales et les affections du système nerveux. Dans aucun cas, la fréquence des réactions indésirables chez les patients traités par COMBOGESICMD n’a été supérieure à la fréquence des réactions indésirables dans le groupe placebo. En fait, la fréquence des réactions dans le groupe COMBOGESICMD était constamment inférieure à celle observée dans le groupe placebo. De plus, la fréquence de toute réaction indésirable fréquente dans le groupe COMBOGESICMD n’était pas supérieure à la fréquence rapportée dans l’un des groupes ayant reçu l’un des deux ingrédients du médicament, ce qui indique que le profil d’innocuité de COMBOGESICMD est comparable à celui de doses similaires d’acétaminophène seul ou d’ibuprofène seul.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables survenus chez moins de 2 % des patients traités par COMBOGESICMD lors des essais cliniques sont présentés au Tableau 3.
Tableau 3 – Effets indésirables classés par discipline médicale, apparus en cours de traitement chez moins de 2 % des patients ayant reçu COMBOGESICMD pendant le traitement à double insu.
| Affections de l’oreille et du labyrinthe | Douleur aux oreilles, vertige |
| Affections gastro- intestinales | Gêne abdominale, douleur abdominale, constipation, diarrhée, sécheresse buccale, dyspepsie, éructation, bruits gastro- intestinaux anormaux, sécheresse des lèvres |
| Troubles généraux et anomalies au site d’administration | Sueurs froides, phlébite au point de perfusion, œdème périphérique |
| Infections et infestations | Alvéolite |
| Investigations | Élévation de la température corporelle |
Affections musculosquelettiques et du tissu conjonctif | Raideur articulaire, douleur au cou |
| Affections du système nerveux | Rêves anormaux, hallucination |
Affections respiratoires, thoraciques et médiastinales | Toux, épistaxis, douleur oropharyngée, ulcération pharyngée, douleur pharyngolaryngée, rhinorrhée |
| Affections de la peau et du tissu sous- cutané | Hyperhidrose, sueurs nocturnes, prurit, éruption cutanée |
| Affections vasculaires | Rougeur, bouffées de chaleur, hypotension |
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biologiques et autres
Les études cliniques sur COMBOGESICMD n’ont pas été spécialement conçues pour déceler des valeurs de laboratoire anormales qui pourraient être associées à l’utilisation de l’acétaminophène et de l’ibuprofène au sein d’une association à doses fixes. Les études pharmacocinétiques sur COMBOGESICMD ont montré l’absence de risque d’interaction entre ces médicaments lorsqu’ils sont administrés ensemble.
Les résultats normaux aux analyses hématologiques et biochimiques (y compris celles de la fonction rénale et de la fonction hépatique) ont été surveillés seulement lors d’une étude sur l’ADF à 500/150. Des échantillons de sang ont été prélevés avant l’administration de la première dose de médicaments à l’étude et aux jours 8-10. Les participants à l’étude ont reçu l’ADF à 500/150 pendant une période de traitement à double insu de 24 heures, puis ils ont reçu l’ADF à 500/150 ou de l’acétaminophène à 500 mg pendant une durée maximale de 4 jours au cours de la période de traitement en mode ouvert. Par conséquent, les résultats des analyses hématologiques et biochimiques obtenus lors de la visite de suivi des jours 8-10 reflètent le statut d’innocuité chez les patients ayant pris l’ADF à 500/150 ou des doses multiples de comprimés d’acétaminophène (pendant 4 jours maximum) pour le traitement de la douleur postopératoire. Dans l’ensemble, 229 des 300 sujets (76 %) ont demandé l’ADF à 500/150 pour la phase ouverte, tandis que les autres ont demandé de l’acétaminophène à 500 mg.
Les paramètres hématologiques, y compris les taux d’hémoglobine (Hb), ont été comparés entre le début et les jours 8-10. Un participant a présenté une augmentation significative du nombre de globules blancs les jours 8-10 en raison d’une infection des voies respiratoires. Les variations observées entre le début et la visite des jours 8-10 sont comparables entre les groupes. Les taux d’Hb ne tendaient pas à diminuer aux jours 8-10. Le Tableau 4 présente un résumé des changements observés par groupe.
La variation des taux d’enzymes hépatiques et de la fonction rénale entre le début et les jours 8- 10 a été comparée entre les deux groupes. La variation de la fonction rénale, y compris du taux de créatinine sérique et du taux d’urée, entre le début et les jours 8-10 était négligeable entre les deux groupes de traitement. Le Tableau 6 présente un résumé des changements observés par groupe. En tout, 18 épisodes de hausse des taux d’enzymes hépatiques (y compris AST, ALT, ALP et GGT) et des taux de bilirubine sérique ont été rapportés chez sept participants sur les 222 traités par l’ADF à 500/150. Cinq participants ont pris leur dernière dose au moins trois jours avant l’évaluation des jours 8-10.
Tableau 4 – Variations dans les résultats des examens de laboratoire lors d’un essai clinique sur l’ADF à 500/150.
| Variation médiane entre le début et le jour 8-10 | ADF à 500/150 N = 229 | Acétaminophène N = 71 |
| Hématologie Hb (g/L) | -1,0 | -1,0 |
| Biochimie AST (U/L) | 0 | -1 |
| ALT (U/L) | 2 | 1 |
| ALP (U/L) | 2 | 2 |
| Bilirubine totale (µmol/L) | -1 | -1 |
| Bilirubine directe (µmol/L) | 0 | 0 |
8.5 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Sans objet.
8.6 Effets indésirables signalés après la commercialisation
Une association à doses fixes similaire, contenant 500 mg d’acétaminophène et 150 mg d’ibuprofène, est en vente libre depuis de nombreuses années sur le marché très réglementé de l’Australie et de la Nouvelle-Zélande. Actuellement, plus de 89 millions de comprimés ont été vendus à l’échelle mondiale, dont plus de 15 millions dans l’Union européenne; aucun événement imprévu concernant l’innocuité n’a été signalé. Le Rapport périodique actualisé de pharmacovigilance comporte d’innombrables données publiées par des pays bien réglementés comme l’Australie, la Nouvelle-Zélande, le Royaume-Uni et l’Italie, qui assurent une surveillance proactive de tous les événements indésirables liés aux médicaments.
Environ 1,86 million de patients du Royaume-Uni et d’Italie ont utilisé l’ADF à 500/150, et plus de 6,08 millions de patients dans le reste du monde (hors Union européenne); peu d’EI ont été rapportés jusqu’ici. Ces données font état de l’utilisation répandue de cette association, y compris dans des cadres relativement moins réglementés comme la vente dans les pharmacies (Australie, Nouvelle-Zélande, Émirats arabes unis) ou même les épiceries (Nouvelle-Zélande).
Le tableau suivant présente les réactions indésirables fréquentes signalées chez des patients traités par l’acétaminophène ou l’ibuprofène, mais n’ayant pas été observées à la même fréquence lors des essais cliniques sur COMBOGESICMD, et dont la fréquence était ≥ 1/100 ou < 1/10.
Tableau 5 – Réactions indésirables fréquentes signalées chez les patients prenant de l’acétaminophène ou de l’ibuprofène (fréquence ≥ 1/100, < 1/10), mais non observées lors des essais cliniques sur COMBOGESICMD.
Affections cardiovasculaires | Œdème, rétention liquidienne, rétention liquidienne répondant généralement rapidement à l’arrêt du médicament. |
| Affections de l’oreille et du labyrinthe | Acouphènes (pour les médicaments contenant de l’ibuprofène). |
| Affections gastro- intestinales | Douleurs abdominales, diarrhée, dyspepsie, gêne à l’estomac, flatulences, constipation, léger saignement gastro-intestinal pouvant causer une anémie dans des cas exceptionnels. |
| Investigations | Hausse du taux d’alanine aminotransférase et de gamma- glutamyl transférase ainsi que résultats anormaux aux tests de la fonction hépatique avec l’acétaminophène. Hausse des taux de créatinine sanguine et d’urée sanguine. |
| Affections du système nerveux | Nervosité. |
Affections de la peau et
du tissu sous-cutané
Éruption cutanée (y compris de type maculo-papuleux), prurit.
Le Tableau 6 présente les réactions indésirables signalées chez les patients traités par l’acétaminophène ou l’ibuprofène, mais non observées lors des essais cliniques sur COMBOGESICMD, classées par ordre de fréquence, selon la convention suivante :
Peu fréquentes : ≥ 1/1 000, < 1/100
Rares : ≥ 1/10 000, < 1/1 000
Très rares : < 1/10 000
Fréquence inconnue (ne peut être estimée à partir des données disponibles)
Tableau 6 – Réactions indésirables signalées à une fréquence < 1/100 chez les patients prenant de l’acétaminophène ou de l’ibuprofène, mais non observées lors des essais cliniques sur COMBOGESICMD.
Affections hématologiques et du système lymphatique | Peu fréquentes : Baisses de l’hémoglobine et de l’hématocrite. Bien qu’un lien de causalité n’ait pas été établi, des épisodes hémorragiques (p. ex., épistaxis, ménorragie) ont été rapportés pendant le traitement. Très rares : Des troubles hématopoïétiques (agranulocytose, anémie, anémie aplasique, anémie hémolytique, leucopénie, neutropénie, pancytopénie et thrombopénie, avec ou sans purpura) ont été rapportés après l’utilisation d’ibuprofène, mais n’avaient pas forcément un lien de causalité avec le médicament. |
Affections cardiovasculaires | Fréquents : Œdème, rétention liquidienne, rétention liquidienne répondant généralement rapidement à l’arrêt du médicament. Très rares : Palpitations; tachycardie; arythmie et autres anomalies du rythme cardiaque ont été rapportées. L’hypertension et l’insuffisance cardiaque ont été rapportées en association avec le traitement par des AINS. |
| Affections oculaires | Peu fréquents : Amblyopie (vision floue et/ou baisse de l’acuité visuelle, scotome et/ou modifications de la perception des couleurs) disparaissant généralement à l’arrêt du traitement. Tout patient présentant des troubles visuels doit effectuer un examen ophtalmologique comprenant des examens des champs visuels centraux. |
| Affections gastro- intestinales | Peu fréquents : Ulcère gastro-duodénal/gastro-intestinal, perforation ou hémorragie gastro-intestinale, avec symptômes de méléna, hématémèse parfois mortelle, en particulier chez les personnes âgées. La stomatite ulcéreuse et l’exacerbation d’une colite ainsi que la maladie de Crohn ont été rapportées après l’administration. Une gastrite et une pancréatite ont été moins souvent rapportées. Très rares : Œsophagite, formation de sténoses intestinales à type de diaphragme. |
| Troubles généraux et anomalies au site d’administration | Très rares : Fatigue et malaise. |
Affections hépatobiliaires | Très rares : lésion hépatique, notamment pendant le traitement à long terme, insuffisance hépatique. Dysfonction hépatique, hépatite et jaunisse. Une surdose d’acétaminophène peut causer une insuffisance hépatique aiguë, une insuffisance hépatique, une nécrose hépatique et des lésions hépatiques. |
Affections du système immunitaire | Peu fréquents : D’autres réactions allergiques ont été rapportées, mais un lien de causalité n’a pas été établi : maladie sérique, syndrome lupique, vascularite de Henoch-Schönlein, œdème de Quincke. Très rares : Des réactions d’hypersensibilité incluant une éruption cutanée et une sensibilité croisée avec des sympathomimétiques ont été rapportées. |
| Infections et infestations | Très rares : Une exacerbation des inflammations d’origine infectieuse (p. ex., apparition d’une fasciite nécrosante) coïncidant avec l’utilisation d’AINS a été signalée. |
| Investigations | Peu fréquents : augmentation des taux d’aspartate aminotransférase, de phosphatase alcaline sanguine et de créatine-phosphokinase sanguine; baisse du taux d’hémoglobine et hausse du nombre de plaquettes. Rare : hausse des concentrations d’acide urique dans le sang. |
Troubles du métabolisme et de la nutrition | Peu fréquentes : gynécomastie, réaction d’hypoglycémie. Très rares : En cas d’acidose métabolique, le lien de causalité est incertain puisque plus d’un médicament a été administré. Le cas d’acidose métabolique est survenu après l’ingestion de 75 grammes d’acétaminophène, de 1,95 gramme d’acide acétylsalicylique et d’une petite quantité de produits liquides de nettoyage domestique. Le patient avait également des antécédents de convulsions qui, selon les auteurs, ont pu contribuer à la hausse du taux de lactate évocatrice d’une acidose métabolique. Les effets secondaires métaboliques comprennent l’hypokaliémie. Des effets secondaires métaboliques incluant l’acidose métabolique ont été rapportés après une surdose massive d’acétaminophène. |
| Affections du système nerveux | Rares : paresthésie, hallucinations, rêve Très rares : stimulation paradoxale, névrite optique, insuffisance psychomotrice, effets extrapyramidaux, tremblements et convulsions. |
| Affections du rein et des voies urinaires | Peu fréquente : rétention urinaire Rare : lésions des tissus rénaux (nécrose médullaire rénale), en particulier pendant le traitement à long terme. Très rares : diverses formes de néphrotoxicité, y compris la néphrite interstitielle, le syndrome néphrotique et l’insuffisance rénale aiguë et chronique. Les effets indésirables rénaux sont le plus souvent observés après une surdose, une consommation abusive à long terme (souvent de multiples analgésiques) ou en association avec une hépatotoxicité liée à l’acétaminophène. La nécrose tubulaire aiguë se produit habituellement conjointement avec une insuffisance hépatique, mais elle a déjà été observée de manière isolée dans de rares cas. Une hausse possible du risque d’hypernéphrome a été associée à la prise d’acétaminophène à long terme. Une étude de cas-témoin menée auprès de patients atteints d’insuffisance rénale au stade terminal a indiqué que la consommation à long terme d’acétaminophène peut significativement augmenter le risque d’insuffisance rénale au stade terminal, en particulier chez les patients prenant une dose supérieure à 1 000 mg par jour. |
Affections respiratoires, thoraciques et médiastinales | Peu fréquente : épaississement des sécrétions des voies respiratoires. Très rares : réactivité respiratoire, y compris : asthme, exacerbation de l’asthme, bronchospasme et dyspnée. |
| Affections de la peau et du tissu sous- cutané | Très rares : alopécie. Hyperhidrose, purpura et photosensibilité. Dermatoses exfoliatives. Réactions bulleuses incluant l’érythème polymorphe, le syndrome de Stevens-Johnson et la nécrolyse épidermique toxique. De très rares cas de réactions cutanées graves ont été rapportés. Exceptionnellement, des infections graves de la peau et des complications des tissus mous peuvent se produire pendant une infection par le virus de la varicelle. |
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu
Le produit peut interagir avec certains médicaments, entre autres :
- la warfarine, un médicament servant à prévenir les caillots de sang;
- les médicaments servant à traiter l’épilepsie;
- le chloramphénicol, un antibiotique servant à traiter les infections des oreilles et des yeux;
- le probénécide, un médicament servant à traiter la goutte;
- la zidovudine, un médicament servant à traiter l’infection par le VIH (le virus qui cause le sida);
- les médicaments servant à traiter la tuberculose, comme l’isoniazide;
- l’acide acétylsalicylique, les salicylés ou d’autres AINS;
- les médicaments servant à traiter l’hypertension ou d’autres maladies du cœur, les diurétiques.
9.2 Interactions médicament-médicament
Le choix des médicaments énumérés au Tableau 7 est fondé sur des exposés de cas ou sur des études d’interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (il s’agit donc des médicaments qui ont été identifiés comme contre-indiqués).
Tableau 7 – Interactions médicament-médicament établies ou potentielles.
| Dénomination commune | Source des données | Effet | Commentaire clinique |
IECA, bêtabloquants et diurétiques | T | Les AINS peuvent diminuer l’effet antihypertenseur des IECA, des bêtabloquants et des diurétiques. | Il faudrait tenir compte de cette interaction chez les patients prenant des AINS avec des IECA, des bêtabloquants et des diurétiques. |
Acide acétylsalicylique (AAS) | T | Lorsque l’ibuprofène est administré avec l’AAS, sa liaison aux protéines diminue, mais l’élimination d’ibuprofène libre n’est pas affectée. Bien que l’AINS soit utilisé avec une faible dose d’AAS à des fins de protection cardiovasculaire, il faut se rappeler que cette association entraîne des réactions indésirables additives. | La signification clinique de cette interaction est inconnue, mais comme c’est le cas des autres AINS, l’administration concomitante d’ibuprofène et d’aspirine est généralement déconseillée à cause du risque d’effets indésirables accrus. |
| Diurétiques | EC | L’ibuprofène peut réduire l’effet natriurétique du furosémide et des thiazidiques chez certains patients. | Cette réponse a été attribuée à l’inhibition de la synthèse des prostaglandines rénales. Au cours d’un traitement concomitant par des AINS, il convient de surveiller étroitement le patient pour déceler tout signe d’insuffisance rénale (voir Mises en garde et précautions – Fonction rénale) et pour évaluer l’efficacité du diurétique. |
| Lithium | T | Dans le cadre d’une étude menée auprès de 11 volontaires en bonne santé, l’ibuprofène a entraîné l’augmentation de la concentration plasmatique de lithium et la réduction de la clairance rénale de celui-ci. | La concentration minimale moyenne de lithium a augmenté de 15 % et la clairance rénale du lithium a diminué de 19 % pendant la période d’administration concomitante des médicaments. Cet effet a été attribué à l’inhibition de la synthèse des prostaglandines rénales par l’ibuprofène. Par conséquent, lorsque l’ibuprofène et le lithium sont administrés en association, il convient de surveiller étroitement le patient pour déceler tout signe de toxicité du lithium. (Voir le prospectus des préparations à base de lithium avant d’utiliser un tel traitement concomitant.) |
| Méthotrexate | EC | Il a été rapporté que les AINS avaient provoqué une inhibition compétitive de l’accumulation du méthotrexate dans des coupes rénales de lapins. Cela peut indiquer que les AINS sont susceptibles d’augmenter la toxicité du méthotrexate. | La prudence est recommandée si des AINS sont administrés en concomitance avec du méthotrexate. |
| Anticoagulants de type warfarine | EC | L’ibuprofène a modifié de manière significative les temps de prothrombine et différents autres facteurs de la coagulation lorsqu’il a | Des hémorragies ont été rapportées lorsque l’ibuprofène et d’autres AINS ont été administrés à des patients prenant des anticoagulants coumariniques; le médecin doit faire preuve de prudence lorsqu’il prescrit |
| été administré à des personnes prenant des anticoagulants coumariniques. | l’ibuprofène à des patients prenant des anticoagulants. Les effets de la warfarine et des AINS sur les hémorragies GI sont synergiques, de sorte que les utilisateurs des deux médicaments en concomitance sont exposés à un risque d’hémorragie GI grave supérieur à celui encouru par les utilisateurs de l’un de ces médicaments en monothérapie. Il convient d’évaluer périodiquement le temps de prothrombine lorsque COMBOGESICMD est administré en concomitance avec des composés apparentés à la warfarine. | ||
| Glucocorticoïdes | EC | La prise simultanée d’un AINS et de glucocorticoïdes par voie orale entraîne une augmentation du risque d’effets indésirables gastro-intestinaux tels que l’ulcération et les saignements. | Ce phénomène s’observe surtout chez les personnes âgées de plus de 65 ans. |
Légende : É = étude de cas; EC = essai clinique; T = théorique
9.3 Interactions médicament-aliment
Après l’administration d’une seule dose de trois comprimés de COMBOGESICMD avec un petit- déjeuner riche en lipides et en calories, la concentration plasmatique maximale (Cmax) d’acétaminophène a diminué, mais l’ampleur de son absorption (ASCT) n’a pas été affectée comparativement à l’administration du médicament chez des sujets à jeun. La Cmax et l’ASCT de l’ibuprofène sont bioéquivalentes lorsque le médicament est administré à jeun ou avec un repas riche en lipides et en calories. La Tmax des deux analytes a augmenté après leur administration avec un repas comparativement à leur administration chez des sujets à jeun.
9.4 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plantes médicinales n’ont pas été établies.
9.5 Interactions médicament-examens de laboratoire
D’après les systèmes analytiques actuels, l’acétaminophène n’a pas d’effets sur les résultats des examens de laboratoire. Toutefois, des interactions peuvent se produire avec certaines méthodes d’analyses, comme décrit ci-dessous.
L’acétaminophène peut interférer avec les examens de laboratoire mesurant le taux sérique d’acide urique au moyen de tests à l’acide phosphotungstique, ou encore avec les mesures de la glycémie effectuées avec la glucose-oxydase-peroxydase.
Par ailleurs, l’acétaminophène aux doses thérapeutiques peut interférer avec le dosage de l’acide-5-hydroxyindoleacétique (5HIAA), entraînant des résultats faussement positifs. Il est possible d’éliminer les résultats faussés en évitant la prise d’acétaminophène plusieurs heures avant et pendant le prélèvement des échantillons d’urine.
9.6 Interactions médicament-comportement
La consommation concomitante d’alcool doit être évitée (voir Mises en garde et précautions).
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
COMBOGESICMD contient de l’acétaminophène et de l’ibuprofène. L’acétaminophène est un analgésique non opioïde et non salicylé. Bien qu’on ne connaisse pas précisément le site et le mode d’action de l’acétaminophène, il semble que son effet analgésique résulte de la hausse du seuil de la douleur. Il est possible que son action passe par une inhibition de la voie du monoxyde d’azote dont la médiation serait assurée par une variété de récepteurs de neurotransmetteurs, dont le N-méthyl-D-aspartate et la substance P. L’ibuprofène possède des propriétés analgésiques et antipyrétiques. Son mode d’action, comme celui d’autres AINS, n’est pas tout à fait élucidé, mais pourrait être lié à l’inhibition de la synthèse des prostaglandines.
10.2 Pharmacodynamie
Les biomarqueurs pharmacodynamiques ne s’appliquent pas à ce produit.
10.3 Pharmacocinétique
Une étude sur la pharmacocinétique d’une dose unique de COMBOGESICMD administrée à des volontaires a montré l’absence d’interactions médicamenteuses entre l’acétaminophène et l’ibuprofène. L’objectif de l’étude était d’évaluer les paramètres pharmacocinétiques de différentes doses de COMBOGESICMD prises sous forme d’un, de deux ou de trois comprimés (traitements A, B et C, respectivement) et de déterminer l’effet des aliments sur le profil pharmacocinétique de COMBOGESICMD pris en trois comprimés (traitement D). Au total, 27 volontaires en bonne santé ont terminé l’étude croisée.
La proportionnalité à la dose a été déterminée pour les paramètres Cmax, ASC0→t, ASC0→∞ de l’acétaminophène et de l’ibuprofène, d’après les coefficients de corrélation (r), qui étaient tous supérieurs à 0,98. Chacune des valeurs p de la Cmax de l’ASC0→t et de l’ASC0→∞ était significative au niveau de 5 % pour l’ibuprofène, alors que la signification a été atteinte pour une ASC0→t et une ASC0→∞ au niveau de 5 % pour l’acétaminophène. Dans l’ensemble, ces résultats semblent indiquer une relation de proportionnalité à la dose aussi bien pour l’acétaminophène que pour l’ibuprofène. Les valeurs p sont présentées ci-dessous au Tableau 8.
Tableau 8 – Valeurs p obtenues d’après les résultats des études sur la proportionnalité à la dose pour l’ibuprofène et l’acétaminophène observés après l’administration d’une dose unique des traitements A (un comprimé à 325/97,5), B (deux comprimés à 650/195) et C (trois comprimés à 975/292,5) à jeun.
| Ingrédient | Valeur p |
| Acétaminophène | |
| Cmax, | 0,1215 |
| ASC0→t | 0,025 |
| ASC0→∞ | 0,028 |
| Ibuprofène | |
| Cmax, | 0,012 |
| ASC0→t | 0,002 |
| ASC0→∞ | 0,011 |
Absorption
L’acétaminophène et l’ibuprofène sont tous deux facilement absorbés dans le tractus gastro- intestinal. Après l’administration d’une dose unique de trois comprimés de COMBOGESICMD à jeun, la Cmax a été obtenue à environ 0,68 heure et 1,7 heure pour l’acétaminophène et l’ibuprofène, respectivement. L’ASCT et la Cmax de l’acétaminophène et de l’ibuprofène ont augmenté de manière proportionnelle après l’administration d’un à trois comprimés de COMBOGESICMD chez des sujets de sexe masculin en bonne santé et à jeun.
Effet des aliments
Après l’administration de trois comprimés de COMBOGESICMD à 27 sujets de sexe masculin en bonne santé ayant pris un repas riche en lipides et en calories, le délai avant la Cmax était de 1,14 heure et 1,44 heure pour l’acétaminophène et l’ibuprofène, respectivement. Comparativement à l’administration d’acétaminophène à jeun, la diminution de la Cmax était significative (27 %), ce qui n’était pas le cas de l’ASCT. La Cmax et l’ASCT de l’ibuprofène étaient équivalentes chez les sujets à jeun et les sujets ayant pris un repas riche en lipides et en calories. L’effet observé des aliments sur la pharmacocinétique de COMBOGESICMD n’est pas considéré comme pertinent sur le plan clinique; COMBOGESICMD peut donc être administré avec ou sans nourriture. Lors des essais cliniques de phase III, COMBOGESICMD a été administré sans égard à la nourriture. Il est recommandé de prendre COMBOGESICMD avec des aliments ou du lait en cas de maux de ventre (voir Posologie et administration).
Distribution : L’acétaminophène semble être largement distribué dans la plupart des tissus de l’organisme, sauf dans le tissu adipeux. Son volume apparent de distribution avoisine 0,9 litre/kg. Une fraction relativement faible de l’acétaminophène (environ 20 %) se lie aux protéines plasmatiques.
Métabolisme : L’acétaminophène est métabolisé principalement dans le foie suivant une cinétique de premier ordre; les trois principales voies métaboliques sont :
- a) la glucuroconjugaison
- b) la sulfoconjugaison
- c) l’oxydation par le systčme enzymatique du cytochrome P450 (oxydases à fonction multiple), menant à la formation d’un métabolite intermédiaire réactif, qui se conjugue au glutathion et est encore métabolisé par conjugaison avec la cystéine et l’acide mercapturique. La principale isoenzyme mise à contribution semble être le CYP2E1; le CYP1A2 et le CYP3A4 sont des voies métaboliques complémentaires.
Chez les adultes, la plus grande partie de l’acétaminophène se conjugue à l’acide glucuronique et, à un degré moindre, au sulfate. Ces métabolites dérivés du glucuronide, du sulfate et du glutathion sont dépourvus d’activité biologique. Chez les prématurés, les nouveau-nés et les nourrissons, le métabolite sulfoconjugué prédomine.
L’ibuprofène est rapidement métabolisé et éliminé dans l’urine. L’élimination de l’ibuprofène est presque complète 24 heures après la prise de la dernière dose. Sa demi-vie sérique est de 1,8 à 2,0 heures.
Les voies métaboliques de l’acétaminophène et de l’ibuprofène étant distinctes, il ne devrait y avoir aucune interaction médicamenteuse modifiant le métabolisme de l’un ou l’autre de ces médicaments. Une étude visant précisément à évaluer cette possibilité à partir d’enzymes hépatiques humaines n’a pas montré de risque d’interaction médicamenteuse sur les voies métaboliques.
Lors d’une autre étude, l’effet de l’ibuprofène sur le métabolisme oxydatif de l’acétaminophène a été évalué auprès de volontaires en bonne santé à jeun. Les résultats de l’étude ont indiqué que l’ibuprofène n’a pas modifié la quantité d’acétaminophène soumise au métabolisme oxydatif puisque les quantités d’acétaminophène et de ses métabolites (conjugués glutathion, acide mercapturique, cystéine, glucuronide et sulfate de l’acétaminophène) étaient similaires lorsque l’acétaminophène était administré seul ou en association avec l’ibuprofène. Cette étude montre l’absence de tout risque hépatique excédentaire lié au métabolite hépatotoxique N-acétyl-p- benzoquinoneimine (NAPQI) de l’acétaminophène administré en association avec l’ibuprofène.
Élimination : La demi-vie de l’acétaminophène est de deux à trois heures chez les adultes. Elle est un peu plus courte chez les enfants et un peu plus longue chez les nouveau-nés et les sujets atteints de cirrhose. L’acétaminophène est éliminé principalement par formation d’un glucuroconjugué et d’un sulfoconjugué de façon proportionnelle à la dose. Moins de 9 % de la dose d’acétaminophène est éliminée sous forme intacte dans l’urine.
La demi-vie d’élimination de l’ibuprofène est comprise entre 1,9 et 2,2 heures. Des études ont montré qu’après la prise d’ibuprofène, 45 % à 79 % de la dose se retrouve dans l’urine dans les 24 heures suivantes sous forme de métabolite A (25 %), d’acide (+)-2-[p-(2hydroxyméthyl- propyl)phényl]propionique et de métabolite B (37 %), acide (+)-2-[p-
(2carboxypropyl)phényl]propionique; les pourcentages d’ibuprofène libre et d’ibuprofène conjugué étaient d’environ 1 % et 14 %, respectivement.
Populations et états pathologiques particuliers
Enfants et adolescents : La pharmacocinétique de COMBOGESICMD n’a pas été étudiée chez les personnes de moins de 18 ans.
Grossesse et allaitement : La pharmacocinétique de COMBOGESICMD n’a pas été étudiée pendant la grossesse.
Insuffisance hépatique : La pharmacocinétique et la tolérance de COMBOGESICMD n’ont pas fait l’objet d’études chez des sujets présentant une dysfonction hépatique. Étant donné que l’acétaminophène est fortement métabolisé par le foie, l’emploi de COMBOGESICMD n’est pas recommandé chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale : La pharmacocinétique de COMBOGESICMD chez les sujets atteints d’insuffisance rénale n’a pas été étudiée. Bien que le risque de toxicité liée à l’acétaminophène soit minime chez les patients atteints d’insuffisance rénale modérée ou grave, l’ibuprofène est principalement éliminé dans l’urine; une insuffisance rénale peut donc entraîner son accumulation dans l’organisme. L’utilisation de COMBOGESICMD n’est pas recommandée chez les patients atteints d’insuffisance rénale.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver le produit dans son emballage-coque d’origine afin de le protéger de la lumière.
Garder hors de la vue et de la portée des enfants.
Conserver à température ambiante (15 à 30°C).
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION DU PRODUIT
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse (acétaminophène)
Dénomination commune : Acétaminophène
Nom chimique :
- N-(4-hydroxyphényl)-acétamide
- p-Hydroxyacétanilide
- p-Acétamidophénol
- N-acétyl-p-aminophénol
Formule et masse moléculaires :
C8H9NO2
151,16
Formule développée :
Figure 1 – Structure de l’acétaminophène
Propriétés physicochimiques :
Aspect : poudre cristalline, inodore et blanche au goût légèrement amer. Solubilité : soluble dans l’eau bouillante et l’hydroxyde de sodium 1N, très soluble dans l’alcool. Chiralité : l’acétaminophène ne possède aucun centre chiral. Max. UV (pH 13) à 250 nm
Polymorphisme : L’acétaminophène présente un polymorphisme. Composition élémentaire :
C 63,56 %
H 6,00 %
N 9,27 %
O 21,17 %
Valeurs de pKa : Faible acide organique à une valeur de 9,5.
Substance médicamenteuse (ibuprofène)
Dénomination commune : Ibuprofène
Nom chimique :
- acide α-méthyl-4-(2-méthylpropyl)-benzène acétique
- acide p-isobutylhydratropique
- acide 2-(4-isobutylphényl)-propionique
Formule et masse moléculaires : 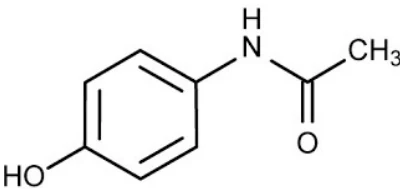
C13H18O2
206,28
Formule développée :
Figure 2 : Structure de l’ibuprofène
Propriétés physicochimiques :
Aspect : poudre cristalline fine de couleur blanche à blanc cassé ayant une légère odeur caractéristique.
Solubilité : pratiquement insoluble dans l’eau, très soluble dans l’alcool, le méthanol, l’acétone et le chloroforme, légèrement soluble dans l’acétate d’éthyle.
Point de fusion : 75,0 °C – 78,0 °C
Stéréo-isomérie : se présente sous forme d’un mélange racémique d’isomères R et S. Polymorphisme : Aucun.
14 ESSAIS CLINIQUES
Cette section est un résumé des études sur l’efficacité commandées par AFT Pharmaceuticals. Dans l’ensemble, une association à doses fixes d’acétaminophène à 325 mg et d’ibuprofène à 97,5 mg (ADF à 325/97,5) s’est avérée plus efficace que l’un de ces deux médicaments utilisés en monothérapie. Ce résultat a été corroboré par ceux d’études sur une association à doses fixes d’acétaminophène à 500 mg et d’ibuprofène à 150 mg (ADF à 500/150) avec le même ratio (3.3:1) d’acétaminophène et d’ibuprofène et portant sur une même dose quotidienne cumulative que celle de l’ADF à 325/97,5 (97,5 %). Les analyses des données regroupées issues de plusieurs études sur l’administration de doses uniques et de doses multiples ont également montré sans équivoque l’efficacité analgésique supérieure de l’association par rapport à des doses comparables des deux composantes individuelles et d’une série d’autres doses. Enfin, les données issues de publications étayent l’hypothèse selon laquelle l’administration combinée d’acétaminophène et d’ibuprofène à des doses recommandées en vente libre était plus efficace que l’utilisation de l’un des ingrédients individuellement. 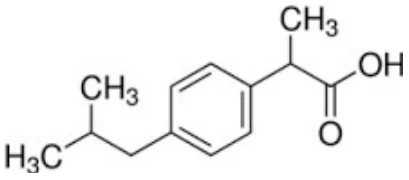
14.1 Études cliniques par indication
Tableau 9 – Résumé des données démographiques des patients dans les études cliniques sur [indication particulière 1.
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen | Sexe (n) |
Étude pivot sur l’efficacité de l’ADF 325/97,5 (AFT-M X- 6) | Essai avec répartition aléatoire, à double insu et contrôlé par placebo | Trois comprimés d’ADF à 325/97,5 (acétaminophène à 325 mg + ibuprofène à 97,5 mg), d’acétaminophèn e à 325 mg, d’ibuprofène à 97,5 mg ou de placebo par voie orale toutes les six heures. Durée maximale de 48 heures après l’administration de la première dose du médicament à l’étude. | 408 (placebo : 75, ADF à 325/97,5 : 110, acétaminophèn e : 111, ibuprofène: 112) | 25 | Hommes : 133 Femmes : 275 |
| Études justificatives sur l’ADF à 500/150 | |||||
| AFT-MX-1 Efficacité clinique et innocuité dans un modèle de douleur aiguë | Répartition aléatoire avec témoin actif | Acétaminophèn e à 500 mg + ibuprofène à 150 mg, comprimé par voie orale toutes les six heures. Durée maximale de 48 heures après l’administration de la première dose du médicament à l’étude. | 122 acétaminophè ne : 43, ibuprofène : 39, association : 40) | 24 | Hommes : 41 Femmes : 81 |
| AFT-MX-3 | Double insu, contrôle par placebo, répartition aléatoire, groupes parallèles |
(acétaminophène à 250 mg + ibuprofène à 75 mg), c.-à-d. 2 comprimés pris par voie orale toutes les 6 heures.
| 159 (dose complète : 30, demi- dose : 34, quart de dose : 46, placebo : 49) | 24 | Hommes : 69 Femmes : 90 |
| AFT-MX-6E | Double insu, contrôle par placebo, répartition aléatoire, groupes parallèles | Administration par voie orale de 2 comprimés toutes les 6 heures pendant 24 heures maximum :
(total de 1 000 mg d’acétaminophène + 300 mg d’ibuprofène
500 mg d’acétaminophène + 150 mg d’ibuprofène, 2 comprimés par voie orale
Durée de 24 heures | 300 (placebo 75, association 77, acétaminophène 73, ibuprofène 75) | 46 | Hommes : 185 Femmes : 115 |
Étude pivot de phase III sur l’efficacité de l’ADF à 325/97,5 (AFT-MX-6)
Les populations des 4 groupes de traitement de l’étude AFT-MX-6 étaient comparables pour ce qui était des données démographiques, comme le montre le Tableau 10 ci-dessous.
Tableau 10 – Données démographiques de la population en ITT, selon l’âge, le poids, l’ethnicité et le sexe.
Ibuprofène 97,5 mg N = 112 | ADF à 325/97,5 N = 110 | ADF à 325/97,5 N = 110 | Placebo N = 75 | |
| Âge | ||||
| Moyenne | ||||
24,4 26,1 26,1 24,9
| É.-T. | 6,7 | 7,9 | 7,8 | 6,4 |
| Poids | ||||
| Moyenne | 71,7 | 72,1 | 72,2 | 73,8 |
| É.-T. | 13,5 | 13,9 | 13,4 | 15,4 |
| Origine ethnique | ||||
| Caucasien | 91 (81 %) | 96 (87 %) | 98 (88 %) | 60 (80 %) |
| Natif d’une île du Pacifique | 1 | 1 | 0 | 1 |
| Maori | 4 | 5 | 0 | 2 |
| Autre | 21 | 11 | 16 | 15 |
| Sexe | ||||
| Homme | 30 (27 %) | 41 (37 %) | 35 (32 %) | 27 (36 %) |
| Femme | 82 | 69 | 76 | 48 |
Résultats de l’étude
Tableau 11 – Principaux critères d’évaluation des études AFT-MX-6, AFT-MX-1, AFT-MX- 6E et AFT-MX-3.
| Étude | Critère d’évaluation principal | Résultats |
| AFT-MX-6 | Somme des variations d’intensité de la douleur (SVID) corrigée en fonction du temps entre le début de l’étude et après une période de 48 heures – calculée à partir de l’aire sous la courbe des variations d’intensité de la douleur sur une échelle visuelle analogue (ÉVA) de 100 mm par rapport au début de l’étude (SVID48 corrigée en fonction du temps) | L’association était supérieure à tous les agents de comparaison pour ce qui était du principal critère d’évaluation. Remarque : La dose était comparable à l’association 500/150, car elle représentait 97,5 % de la dose totale, c.- à-d., 1 000 mg vs 975 mg d’acétaminophène et 300 mg vs 292,5 mg d’ibuprofène. La bioéquivalence entre l’ADF à 500/150 et l’ADF à 325/97,5* a été démontrée lors des études de bioéquivalence. |
| AFT-MX-1 | Aire sous la courbe sur 48 heures, corrigée en fonction du temps, de la douleur évaluée par une ÉVA au repos et pendant une activité (ASC au repos corrigée en fonction du temps, ASC pendant une activité corrigée en fonction du temps) | L’association était supérieure aux monothérapies pour ce qui était du principal critère d’évaluation. |
| AFT-MX-6E | SVID24 corrigée en fonction du temps | L’association était supérieure au placebo pour ce qui était du principal critère d’évaluation. Les monothérapies n’étaient pas supérieures au placebo pour ce qui était du principal critère d’évaluation. |
| AFT-MX-3 | SVID24 corrigée en fonction du temps | L’effet fixe du traitement a été testé quant à ce critère d’évaluation dans le modèle linéaire général; il était très significatif (p = 0,002). Quant au principal critère d’évaluation, toutes les doses de l’association [y compris la dose faisant l’objet de la demande, de 1-2 comprimés] étaient supérieures au placebo. |
* Les deux préparations (ADF à 500/150 et ADF à 325/97,5) étaient bioéquivalentes pour tous les paramètres (Cmax, ASC0→t et ASC0→∞) chez les sujets à jeun ou non, à l’exception de la Cmax de l’acétaminophène qui n’était bioéquivalente que chez les sujets non à jeun. La Cmax de l’acétaminophène était plus élevée (19 %) chez les sujets à jeun ayant pris la préparation d’ADF à 325/97,5 par rapport à l’ADF à 500/150, mais cette différence n’a pas été considérée comme pertinente sur le plan clinique.
Étude pivot sur l’efficacité de l’ADF à 325/97,5 (AFT-MX-6)
Analyse du principal critère d’évaluation de l’efficacité
Les données de 408 participants ont servi à l’analyse en population en ITT des SVID corrigées en fonction du temps, dérivées des scores d’intensité de la douleur mesurés selon une ÉVA jusqu’à 48 heures après la prise de la première dose du médicament à l’étude. Les 408 sujets ont tous reçu la première dose de médicament à l’étude et ont passé au moins deux évaluations du score de la douleur sur une ÉVA après cette première prise, ce qui a permis de calculer le principal critère d’évaluation.
Le Tableau 12 et la Figure 3 présentent un résumé des moyennes des SVID corrigées en fonction du temps, calculées à partir des scores d’intensité de la douleur évalués sur une ÉVA par groupe de traitement. Les données de tous les sujets ont servi à l’analyse de ce principal critère d’évaluation. Si un médicament de secours était pris (oxycodone à 5-10 mg toutes les 4- 6 heures au besoin), la valeur du score de l’ÉVA mesurée avant la prise du médicament de secours était reportée 6 heures plus tard pour assurer que l’effet additif de l’analgésique de secours ne soit pas inclus dans l’analyse (un intervalle de 6 heures suffit pour que l’effet analgésique du médicament de secours s’épuise).
Chez les sujets ayant abandonné l’étude et arrêté de mesurer les scores d’intensité de la douleur sur une ÉVA dans les 12 premières heures, la SVID corrigée en fonction du temps a été estimée par une méthode à imputations multiples qui intégrait une estimation par régression multiple à partir des mesures effectuées avant l’abandon de l’étude des critères suivants : résultat, âge, sexe, strate et nombre de molaires extraites.
Chez les sujets pour lesquels il manquait certaines données, la SVID a été calculée à partir de scores d’ÉVA interpolés à des points intermédiaires. Une comparaison par paires a été effectuée entre l’ADF à 325/97,5 et chacun des trois autres groupes à l’étude aux fins de la comparaison du paramètre d’efficacité.
L’analyse de la SVID corrigée en fonction du temps de 0 à 48 heures indiquait que l’ADF à 325/97,5 (moyenne = 31,48, E.-T. = 1,93) procurait un soulagement plus efficace de la douleur que le placebo (moyenne = 13,94, E.-T. = 2,27), l’acétaminophène (moyenne = 17,46, E.-T. = 1,89) ou l’ibuprofène (22,70, E.-T. = 1,91), et ce, à un haut niveau de signification statistique (p < 0,001).
Tableau 12 – Résumé des SVID corrigées en fonction du temps selon le groupe de l’étude (report en avant du score de la douleur mesuré sur une ÉVA avant la prise du médicament de secours, sur les 6 heures suivantes).
ADF à 325/97,5 N = 110 | Acétaminophène à 325 mg N = 112 | Ibuprofène 97,5 mg N = 111 | Placebo N = 75 | |
| Moyenne | 31,48 | 17,46 | 22,7 | 13,94 |
| E.-T. | 1,93 | 1,89 | 1,91 | 2,27 |
| IC à 95 % | 27,71 – 35,26 | 13,75 – 21,17 | 18,96 – 26,43 | 9,5 – 18,38 |
| Valeur p vs ADF à 325/97,5 | - | < 0,001 | < 0,001 | < 0,001 |
Figure 3 – Moyenne (avec barres d’erreur-type) des SVID48 corrigées en fonction du temps, selon le groupe de traitement.
14.2 Études de biodisponibilité comparatives 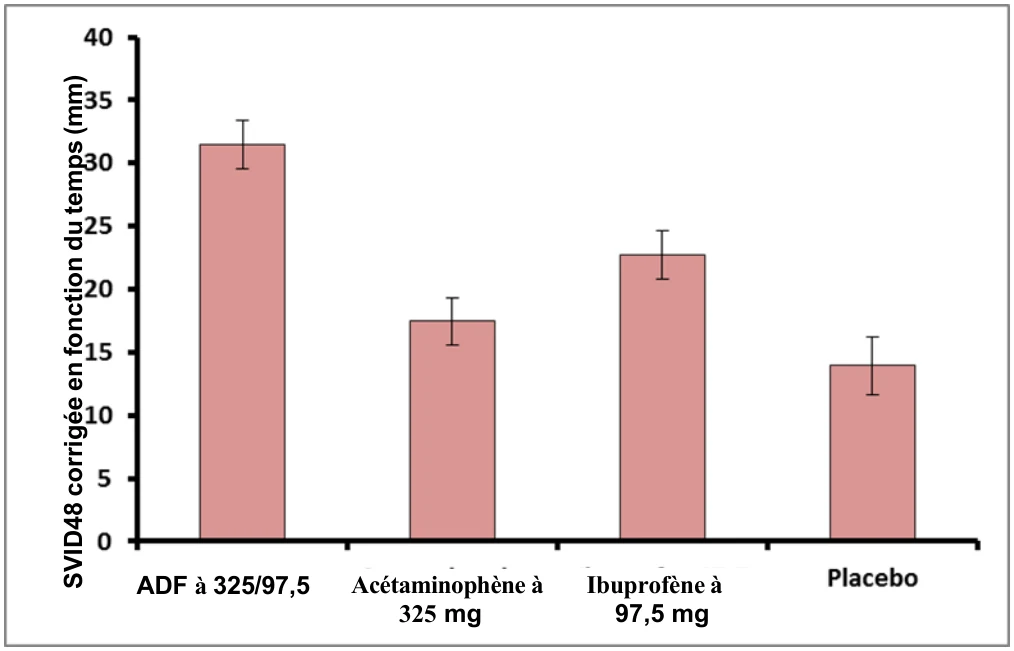
ADF à 325/97,5 Ibuprofène à
97,5 mg Acétaminophène à
325 mg
Aucune donnée n'est requise pour ce produit médicamenteux.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Les effets indésirables de l’ibuprofène et de l’acétaminophène ont fait l’objet de nombreuses études. Les principales toxicités associées à l’ibuprofène affectent le tractus GI (irritation et saignement) et les reins (néphrite interstitielle, nécrose médullaire rénale) chez toutes les espèces. La principale toxicité associée à l’acétaminophène affecte le foie (nécrose hépatocellulaire). Pour chacune de ces toxicités, toute indication d’une interaction toxicologique a été recherchée dans l’ensemble des publications disponibles. AFT Pharmaceuticals a également commandité deux études de toxicité de l’association médicamenteuse chez le rat :
- Une étude sur une dose unique visant à évaluer et à comparer la toxicité aiguë de doses orales d’ibuprofène et d’acétaminophène administrés seuls ou en association.
- Une étude de 7 jours visant à évaluer et à comparer les effets GI et rénaux de doses orales quotidiennes d’ibuprofène et d’acétaminophène administrés seuls ou en association.
Toxicité aiguë
AFT Pharmaceuticals a commandité une étude de toxicité d’une dose unique conforme aux BPL, menée chez le rat et visant d’une part à évaluer la toxicité aiguë de l’ibuprofène et de l’acétaminophène administrés conjointement avec un rapport correspondant à celui de l’ADF à 325/97,5, d’autre part à comparer les résultats obtenus avec chaque médicament pris individuellement à la même dose. Pour atteindre ces objectifs, l’étude a été menée en deux phases : phase de la dose maximale tolérée (DMT) et phase de toxicité aiguë.
Au cours de la phase de la DMT, des groupes de 6 rats (3/sexe) ont reçu des doses orales uniques d’acétaminophène à 1 000 mg/kg ou d’ibuprofène à 500 mg/kg; ils ont été mis sous observation pendant 6 jours au cours desquels on notait les signes cliniques de toxicité et les changements de poids corporel; ils ont ensuite été euthanasiés et leur nécropsie a permis de relever des observations de l’examen macroscopique pathologique. Les rats ont toléré des doses orales uniques d’acétaminophène à 1 000 mg/kg et seuls quelques-uns ont présenté des signes cliniques transitoires mineurs qui se sont résolus en deux jours; par conséquent, cette dose a été considérée comme la DMT unique. Les rats ont également toléré des doses orales uniques d’ibuprofène à 500 mg/kg, mais ils ont présenté des signes cliniques de mauvaise santé et des signes circonstanciels de saignement (pâleur, déshydratation) plusieurs jours après l’administration. Bien que tous les effets aient disparu au plus tard le 6e jour après l’administration, et compte tenu de l’absence d’observations à l’examen macroscopique pathologique 7 jours après l’administration, la dose de 500 mg/kg a été considérée comme légèrement supérieure à la dose unique maximale tolérée.
Au cours de la phase de toxicité aiguë, des groupes de 10 rats (5/sexe) ont reçu une dose unique d’ibuprofène à la DMT (300 mg/kg), d’acétaminophène à la DMT (1 000 mg/kg) ou des deux médicaments en association aux mêmes doses (c’est-à-dire à un rapport ibuprofène/acétaminophène de 1 à 3,3). Les rats ont été observés pendant 7 jours à la recherche de signes cliniques de toxicité et de changements de poids corporel; ils ont ensuite été euthanasiés et soumis à une nécropsie. À la nécropsie, les observations de l’examen macroscopique pathologique ont été notées. La dose d’acétaminophène correspondait à la « dose limite » recommandée par les lignes directrices M3 de l’ICH (R2). La dose d’ibuprofène, établie de manière à équivaloir au rapport ibuprofène/acétaminophène de CombogesicMD, avoisinait la DMT unique.
En résumé, les seuls effets de l’administration concomitante de doses uniques par voie orale d’acétaminophène et d’ibuprofène à un rapport concordant avec celui de CombogesicMD étaient la fréquence accrue des taches sur la tête comparativement à l’administration de l’un de ces médicaments individuellement, ainsi que le rétablissement plus lent de la perte pondérale transitoire liée à l’acétaminophène.
Toxicité par dose répétée
Les objectifs de cette étude étaient d’évaluer les effets GI et rénaux de l’administration concomitante de doses quotidiennes orales d’ibuprofène et d’acétaminophène à des rats pendant sept jours selon un rapport concordant avec celui de l’ADF à 325/97,5 (c.-à-d., un rapport d’ibuprofène/acétaminophène de 1:3,3) et de comparer ces effets avec ceux de l’administration de chacun de ces médicaments individuellement.
Pour atteindre cet objectif, des groupes de 10 rates ont reçu par gavage oral des doses quotidiennes d’excipients (carboxyméthylcellulose à 0,5 %/Tween 80 à 0,1 % dans l’eau), d’ibuprofène à 24 mg/kg/jour, d’acétaminophène à 80 mg/kg/jour, ou d’ibuprofène associé à l’acétaminophène (à 24 et 80 mg/kg/jour, respectivement) pendant sept jours consécutifs; les rates ont ensuite été euthanasiées et la nécropsie a été réalisée le lendemain de l’administration de la dernière dose. Cette étude portait sur des rates, car ces femelles sont moins susceptibles que les mâles de présenter une néphropathie évolutive chronique (NÉC), qui est une maladie dégénérative spontanée liée à l’âge unique au rat et susceptible d’interférer avec la possibilité de déceler des différences quant aux effets toxiques rénaux (Hard et al., 2009). Les doses utilisées dans cette étude (24 mg/kg d’ibuprofène et 80 mg/kg d’acétaminophène) correspondent à peu près aux doses qu’un patient de 60 kg recevrait en prenant l’ADF à 325/97,5 à raison de la dose maximale recommandée de 2 comprimés 4 fois par jour (20 mg/kg d’ibuprofène et 67 mg/kg d’acétaminophène).
En contexte réel, les rates ont été observées deux fois par jour aux fins des évaluations suivantes : signes cliniques de toxicité, changements du poids corporel, consommation alimentaire, hématologie, biochimie clinique et paramètres d’analyse urinaire. À la nécropsie, les observations de l’examen macroscopique pathologique ont été notées. De plus, l’estomac, le duodénum et les reins ont été ouverts aux fins de l’examen à la recherche d’anomalies sous un microscope à dissection à grossissement de quatre fois. Après cet examen, ces organes ont été placés dans de la formaline tamponnée neutre à 10 %, traités et examinés en photomicroscopie à la recherche d’observations histopathologiques.
Les rates ont toléré des doses quotidiennes orales d’ibuprofène et d’acétaminophène pendant sept jours, seules ou en association, suivant un rapport correspondant à celui de l’ADF à 325/97,5, sans présenter de signe de toxicité GI; plus précisément, aucun lien entre les résultats histopathologiques et les médicaments n’a été observé dans l’estomac ou le duodénum, quel que soit le groupe. Les seules observations possiblement liées à l’un des médicaments concernaient de légères différences dans certains paramètres hématologiques, observées avec un seul des médicaments ou avec les deux pris individuellement, ainsi qu’avec l’association de ces médicaments. Aucune différence dans les paramètres hématologiques n’était suffisamment importante pour être considérée comme indésirable. Ces résultats n’ont pas indiqué d’augmentation du risque de toxicité GI liée à l’administration conjointe d’acétaminophène et d’ibuprofène à des rates avec un rapport concordant avec celui de l’ADF à 325/97,5 (c.-à-d., un rapport d’ibuprofène/acétaminophène de 1:3,3) et à des doses approximativement équivalentes à celles que des patients recevraient en prenant l’ADF à 325/97,5 à raison de la dose maximale recommandée.
Cancérogénicité, mutagenèse et toxicité pour la reproduction
Aucune étude visant à évaluer les effets possibles de COMBOGESICMD sur la cancérogénicité, la mutagenèse ou les troubles de la reproduction n’a été réalisée.
Cancérogénicité
Aucune étude chez l’animal visant à évaluer le risque cancérogène à long terme de l’ibuprofène n’a été effectuée.
Des études de longue durée ont été menées chez la souris et le rat par le National Toxicology Program afin d’évaluer le risque cancérogène de l’acétaminophène. Lors d’études alimentaires d’une durée de deux ans, des rats F344/N et des souris B6C3F1 ont reçu une alimentation contenant jusqu’à 6 000 ppm d’acétaminophène. Des signes équivoques d’activité cancérogène, d’après la fréquence accrue des cas de leucémie à cellules mononucléées, ont été observés chez les rates ayant reçu une dose de 1,2 fois la dose quotidienne maximale chez l’humain (DQMH) qui est de 2,6 grammes/jour, d’après la comparaison des surfaces corporelles. En revanche, aucun signe d’activité cancérogène n’a été observé chez les rats mâles (1,1 fois) ou les souris mâles (1,9-2,2 fois la DQMH) d’après la comparaison des surfaces corporelles.
Génotoxicité [Dans les études publiées, l’ibuprofène n’a pas eu d’effets mutagènes pendant le test de mutation inverse bactérienne in vitro (test d’Ames).
L’acétaminophène n’a pas eu d’effets mutagènes pendant le test de mutation inverse bactérienne (test d’Ames). Avec l’acétaminophène, on a toutefois observé un résultat positif au test de l’induction d’échange de chromatides sœurs et au test des aberrations chromosomiques in vitro effectué sur des cellules d’ovaires de hamsters chinois. Dans les publications, il a été rapporté que l’acétaminophène avait un effet clastogène lorsqu’il était administré à 1 500 mg/kg/jour au modèle de rat (3,6 fois la DQMH, d’après la comparaison des surfaces corporelles). Toutefois, aucun effet clastogène n’a été noté avec la dose de 750 mg/kg/jour (2,8 fois la DQMH, d’après la comparaison des surfaces corporelles), ce qui indique que l’effet apparaît à un certain seuil.
Toxicité pour la reproduction et le développement
Dans une étude publiée, l’administration alimentaire d’ibuprofène à des rats mâles et femelles 8 semaines avant et pendant l’accouplement, à des doses de 20 mg/kg (0,06 fois la DQMH d’après la comparaison des surfaces corporelles), n’a pas eu d’effet sur la fertilité des mâles ou des femelles ou sur la taille des portées.
Dans d’autres études, des souris adultes ont reçu de l’ibuprofène par voie intrapéritonéale à une dose de 5,6 mg/kg/jour (0,0085 fois la DQMH d’après la comparaison des surfaces corporelles); ces études ont duré 35 ou 60 jours chez les mâles et 35 jours chez les femelles. Aucun effet n’a été rapporté quant à la motilité des spermatozoïdes ou à la viabilité des mâles, mais une ovulation moindre a été rapportée chez les femelles.
Lors d’études sur l’acétaminophène menées par le National Toxicology Program, les évaluations de la fertilité ont été réalisées chez des souris Swiss dans le cadre d’une étude d’accouplement continu. Aucun effet sur les paramètres de la fertilité n’a été observé chez les souris ayant consommé jusqu’à 1,7 fois la DQMH d’acétaminophène, d’après la comparaison des surfaces corporelles. Bien qu’aucun effet n’ait été observé sur la motilité des spermatozoïdes ou la densité des spermatozoïdes dans l’épididyme, on a noté une hausse significative du pourcentage de spermatozoïdes anormaux chez les souris ayant consommé 1,7 fois la DQMH (d’après la comparaison des surfaces corporelles); on a également noté, à cette dose, une réduction du nombre de paires d’accouplements produisant une cinquième portée, ce qui indique le risque de toxicité cumulative après l’administration à long terme d’acétaminophène à une dose avoisinant la limite supérieure de la posologie quotidienne.
Des études publiées portant sur des rongeurs font état des résultats suivants lorsque l’acétaminophène est administré par voie orale à des animaux mâles à des doses de 1,2 fois la DQMH ou plus (d’après la comparaison des surfaces corporelles) : diminution du poids testiculaire, diminution de la spermatogenèse, diminution de la fertilité et diminution des sites d’implantation chez les femelles ayant reçu les mêmes doses. Ces effets semblent augmenter avec la durée du traitement. La signification clinique de ces résultats est inconnue.