


Monographie de produit - Amiodarone Hydrochloride for Injection, USP
Modifications importantes apportées récemment à la monographie
Tableau des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie .................................................... 2
Tableau des matières ............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................................... 4
- 1.
Indications ...................................................................................................................................... 4
1.1. Pédiatrie ................................................................................................................................. 4
1.2. Gériatrie ................................................................................................................................. 4
- 2. Contre-Indications ........................................................................................................................... 4
- 3. Encadré sur les mises en garde et précautions importantes ............................................................ 5
- 4.
Posologie et administration............................................................................................................. 6
4.1. Considérations posologiques .................................................................................................. 6
4.2. Posologie recommandée et ajustement posologique .............................................................. 7
4.3. Reconstitution ........................................................................................................................ 9
- 5. Surdose ......................................................................................................................................... 10
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ........................................... 10
- 7. Mises en garde et précautions ...................................................................................................... 11
Généralités ........................................................................................................................................... 11
Carcinogenèse et mutagenèse .............................................................................................................. 11
Cardiovasculaire .................................................................................................................................... 11
Endocrinien/métabolisme ..................................................................................................................... 14
Hépatique/biliaire/pancréatique........................................................................................................... 14
Surveillance et tests de laboratoire ....................................................................................................... 15
Considérations périopératoires ............................................................................................................. 17
Respiratoire .......................................................................................................................................... 18
7.1. Populations particulières ...................................................................................................... 20
7.1.1. Femmes enceintes ....................................................................................................... 20
7.1.2. Allaitement .................................................................................................................. 21
7.1.3. Enfants ......................................................................................................................... 21

7.1.4. Personnes âgées .......................................................................................................... 22
- 8.
Effets indésirables......................................................................................................................... 22
8.1. Aperçu des effets indésirables .............................................................................................. 22
8.2. Effets indésirables observés au cours des études cliniques ................................................... 22
8.5. Effets indésirables observés après la commercialisation ....................................................... 25
- 9.
Interactions médicamenteuses ..................................................................................................... 26
9.2. Aperçu des interactions médicamenteuses............................................................................ 26
9.3. Interactions médicament-comportement ............................................................................. 29
9.4. Interactions médicament-médicament................................................................................. 29
9.5. Interactions médicament-aliment ......................................................................................... 31
9.6. Interactions médicament-plante médicinale ......................................................................... 31
9.7. Interactions médicament-examens de laboratoire ................................................................ 31
- 10.
Pharmacologie clinique ............................................................................................................ 31
10.1. Mode d’action ...................................................................................................................... 31
10.2. Pharmacodynamie................................................................................................................ 32
10.3. Pharmacocinétique............................................................................................................... 33
- 11. Conservation, stabilité et mise au rebut .................................................................................... 35
- 12. Particularités de manipulation du produit................................................................................. 35
Partie 2 : Renseignements scientifiques .............................................................................................. 36
- 13. Informations pharmaceutiques ................................................................................................. 36
- 14. Études cliniques ........................................................................................................................ 37
- 15. Microbiologie ........................................................................................................................... 38
- 16. Toxicologie non clinique ........................................................................................................... 38
- 17. Monographies de référence ...................................................................................................... 63
Renseignements destinés aux patient·e·s ............................................................................................. 64
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
Le Chlorhydrate d’amiodarone pour injection, USP (chlorhydrate d’amiodarone) est indiqué pour :
- Amorcer le traitement de la tachycardie ventriculaire instable sur le plan hémodynamique et de la fibrillation ventriculaire fréquemment récurrentes, documentées et menaçant la vie chez les patients réfractaires à tout autre traitement.
- Traiter les patients souffrant de TV/FV pour qui l’amiodarone orale est indiquée, mais qui ne peuvent pas prendre une médication orale. Pendant ou après le traitement à l’amiodarone intraveineuse, les patients peuvent être transférés au traitement à l’amiodarone orale.
Le Chlorhydrate d’amiodarone pour injection, USP doit être utilisé pour le traitement aigu jusqu’à ce que les arythmies ventriculaires du patient soient stabilisées. La plupart des patients auront besoin de ce traitement pendant 48 à 96 heures, mais le Chlorhydrate d’amiodarone pour injection, USP peut être administrée pendant des périodes plus longues, au besoin.
Puisque les arythmies traitées menacent le pronostic vital et vu, le risque d’une interaction avec le traitement antérieur et d’une exacerbation de l’arythmie, le traitement par le Chlorhydrate d’amiodarone pour injection, USP doit être amorcé en milieu hospitalier.
Le Chlorhydrate d’amiodarone pour injection, USP ne doit être administré que par des professionnels de la santé qui connaissent bien toutes les modalités thérapeutiques pour le traitement des arythmies ventriculaires récurrentes mettant la vie en danger et qui ont accès (directement ou en adressant le patient à un autre médecin) aux appareils de surveillance appropriés, dont la surveillance ECG continue (en milieu hospitalier tout comme ambulatoire) et la technique électrophysiologique.
1.1. Pédiatrie
Pédiatrie (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité du Chlorhydrate d’amiodarone pour injection, USP dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2. Gériatrie
Gériatrie : Les essais cliniques menés avec le chlorhydrate d’amiodarone n’ont pas porté sur un nombre suffisant de sujets de 65 ans ou plus pour que l’on puisse déterminer s’ils répondaient différemment des sujets plus jeunes. L’expérience clinique ne fait pas état de différences de réponse entre les patients âgés et les plus jeunes. En général, on doit déterminer la dose d’un patient âgé avec prudence et commencer habituellement au bas de l’éventail des doses, vu la fréquence accrue d’un dysfonctionnement hépatique, rénal ou cardiaque, d’une maladie concomitante ou d’un autre traitement médicamenteux.
2. Contre-Indications
Le Chlorhydrate d’amiodarone pour injection, USP est contre-indiqué :
chez les patients connus comme étant hypersensibles à l’un des composants de Chlorhydrate
d’amiodarone pour injection, USP;
chez les patients en choc cardiogénique; •
dans les cas de dysfonctionnement sinusal sévère causant une bradycardie, d’un bloc A-V du second ou du troisième degré, ou encore lorsque des épisodes de bradycardie ont causé une syncope (sauf lors de son administration conjointement avec un stimulateur cardiaque).
3. Encadré sur les mises en garde et précautions importantes
|
|---|
|
4. Posologie et administration
4.1. Considérations posologiques
EN RAISON DES PROPRIÉTÉS PHARMACOCINÉTIQUES UNIQUES DU CHLORHYDRATE D’AMIODARONE POUR INJECTION, USP, DE SON SCHÉMA POSOLOGIQUE DIFFICILE ET DE LA GRAVITÉ DES EFFETS INDÉSIRABLES LORS D’UNE SURVEILLANCE INADÉQUATE DU PATIENT, LE TRAITEMENT PAR CE PRODUIT DOIT ÊTRE INSTITUÉ À L’HÔPITAL ET SUIVI DANS UN MILIEU QUI PERMETTE D’EXERCER UNE SURVEILLANCE CARDIAQUE ADÉQUATE, JUSQU’À CE QUE L’ARYTHMIE AIT ÉTÉ MAÎTRISÉE. LES PATIENTS TRAITÉS PAR CHLORHYDRATE D’AMIODARONE POUR INJECTION, USP DOIVENT ÊTRE SUIVIS PAR UN CARDIOLOGUE OU PAR UN PROFESSIONNEL DE LA SANTÉ AYANT UNE EXPÉRIENCE ÉQUIVALENTE EN CARDIOLOGIE, QUI DOIT EN OUTRE ÊTRE FAMILIER AVEC LE TRAITEMENT DES ARYTHMIES MENAÇANT LE PRONOSTIC VITAL, BIEN CONNAÎTRE LES RISQUES ET LES AVANTAGES DU TRAITEMENT PAR LE CHLORHYDRATE D’AMIODARONE POUR INJECTION, USP ET AVOIR ACCÈS AUX APPAREILS DE LABORATOIRE PERMETTANT LA SURVEILLANCE ADÉQUATE DE L’EFFICACITÉ ET DES EFFETS INDÉSIRABLES DU TRAITEMENT. LA POSOLOGIE DOIT ÊTRE INDIVIDUALISÉE ET ÉTABLIE EN FONCTION DE TOUT TRAITEMENT ANTIARYTHMIQUE CONCOMITANT (voir 7. Mises En Garde Et Précautions, Surveillance de l’efficacité).
Le chlorhydrate d’amiodarone étant éliminé lentement, ses effets antiarythmiques peuvent persister pendant des semaines ou des mois après l’arrêt du traitement, mais la récurrence de l’arythmie est variable et imprévisible. En général, lorsque le médicament est de nouveau administré après récurrence de l’arythmie, celle-ci est maîtrisée plus rapidement qu’auparavant, probablement parce que les réserves tissulaires ne sont pas complètement épuisées au moment de la récurrence.
L’association du Chlorhydrate d’amiodarone pour injection, USP à un autre traitement antiarythmique doit être réservée aux sujets souffrant d’arythmie potentiellement mortelle, qui ne répondent pas favorablement à des posologies adéquates d’un seul agent (voir 9. Interactions médicamenteuses).
Le Chlorhydrate d’amiodarone pour injection, USP doit être dilué avant usage et il est destiné uniquement à la perfusion intraveineuse.
Le Chlorhydrate d’amiodarone pour injection, USP doit être administré par une pompe de perfusion volumétrique. Les propriétés de surface des solutions contenant du chlorhydrate d’amiodarone injectable sont altérées de sorte que la taille des gouttes peut être réduite. Cette réduction peut provoquer une administration insuffisante du médicament au patient dans une proportion allant jusqu’à 30 % si des perfuseuses à compte-gouttes sont utilisées.
Le Chlorhydrate d’amiodarone pour injection, USP doit, autant que possible, être administré à travers un cathéter veineux central consacré à cette fin. Un filtre doit être utilisé dans le cathéter pendant l’administration.
Les concentrations de chlorhydrate d’amiodarone de plus de 3 mg/mL dans du dextrose injectable à 5 % (D5W) ont été associées à une incidence élevée de phlébite de veines périphériques; cependant, des concentrations de 2,5 mg/mL ou moins semblent être moins irritantes. Par conséquent, pour des perfusions de plus d’une heure, les concentrations de Chlorhydrate d’amiodarone pour injection, USP ne doivent pas dépasser 2 mg/mL à moins qu’un cathéter veineux central ne soit utilisé.
4.2. Posologie recommandée et ajustement posologique
Les perfusions de Chlorhydrate d’amiodarone pour injection, USP, de plus de 2 heures, doivent être administrées depuis des bouteilles en verre ou en polyoléfine contenant du dextrose injectable à 5 %. L’utilisation de contenants sous vide pour y effectuer les mélanges de Chlorhydrate d’amiodarone pour injection, USP, n’est pas recommandée, puisque l’incompatibilité avec le tampon présent dans le contenant peut provoquer la formation de précipités.
Il est bien connu que le chlorhydrate d’amiodarone s’adsorbe aux tubulures en chlorure de polyvinyle (PVC) et le schéma d’administration de la dose d’essai clinique a été conçu pour tenir compte de cette adsorption. Tous les essais cliniques ont été menés à l’aide de tubulures en PVC, et son usage est donc recommandé. Les concentrations et les taux de perfusion prévus dans la section 4. Posologie et administration font état des doses identifiées dans ces études. Il importe de suivre rigoureusement le schéma de perfusion recommandé.
Le chlorhydrate d’amiodarone intraveineux peut libérer des plastifiants, tels que le DEHP [di-(2-éthylhexyl) phtalate] des tubulures intraveineuses (y compris les tubulures en PVC). Le degré de lessivage augmente lors de la perfusion de chlorhydrate d’amiodarone à des concentrations plus élevées et à des débits plus lents que ceux prévus dans la section 4. Posologie et administration (voir
7.1.3 Mises en garde et précautions, Enfants).
Il n’est pas nécessaire de protéger le Chlorhydrate d’amiodarone pour injection, USP contre la lumière pendant l’administration.
La réponse au chlorhydrate d’amiodarone varie considérablement entre les personnes. Par conséquent, bien qu’une dose initiale adéquate pour supprimer les arythmies menaçant la vie soit nécessaire, une surveillance étroite avec ajustement de la dose est essentielle. La dose initiale recommandée de Chlorhydrate d’amiodarone pour injection, USP est d’environ 1000 mg au cours des 24 premières heures du traitement, administrée conformément au schéma de perfusion indiqué au Tableau 1. Il importe de suivre rigoureusement le schéma de perfusion recommandé.
Tableau 1 - Recommandations de dose intraveineuse – 24 premières heures
| Perfusions de charge |
|---|
Rapides : 150 mg au cours de 10 minutes (15 mg/min). Ajouter 3 mL de Chlorhydrate d’amiodarone pour injection, USP (150 mg) à 100 mL de dextroses injectable à 5 % (D5W) (concentration = 1,5 mg/mL), perfuser 100 mL au cours de 10 minutes. Ensuite, Lentes : 360 mg au cours de 6 heures (1 mg/min). Ajouter 18 mL de Chlorhydrate d’amiodarone pour injection, USP (900 mg) à 500 mL de D5W (concentration = 1,8 mg/mL). |
| Ensuite, Perfusion de maintien |
540 mg au cours de 18 heures (0,5 mg/min). Diminuer le taux de la perfusion de charge lente à 0,5 mg/min. |
La dose des 24 premières heures peut être individualisée pour chaque patient; cependant, lors d’essais cliniques contrôlés, les doses journalières moyennes de plus de 2100 mg étaient associées à un risque accru d’hypotension. Le taux initial de perfusion ne doit pas dépasser 30 mg/min.
Après les 24 premières heures
Le taux de perfusion de maintien de 0,5 mg/min (720 mg/24 heures) doit être maintenu (concentration de 1 à 6 mg/mL). Les concentrations de plus de 2 mg/mL de Chlorhydrate d’amiodarone pour injection, USP doivent être administrées par un cathéter veineux central.
En nous fondant sur l’expérience tirée des études cliniques de chlorhydrate d’amiodarone intraveineux, une perfusion de maintien allant jusqu’à 0,5 mg/min peut être poursuivie soigneusement pendant 2 à 3 semaines indépendamment de l’âge du patient, de sa fonction rénale ou de sa fonction ventriculaire gauche. L’expérience acquise chez les patients recevant du chlorhydrate d’amiodarone intraveineux pendant plus de 3 semaines est limitée.
Épisodes aigus de fibrillation ventriculaire (FV) ou de tachycardie ventriculaire (TV) instable sur le plan hémodynamique
150 mg de perfusions complémentaires de Chlorhydrate d’amiodarone pour injection, USP mélangés dans 100 mL de D5W peuvent être administrés. Ces perfusions doivent être administrées au cours d’une période de 10 minutes afin de réduire au minimum le potentiel d’hypotension. On peut augmenter le taux de la perfusion de maintien afin de supprimer efficacement les arythmies.
Transition intraveineuse à orale : Les patients dont les arythmies ont été supprimées par le Chlorhydrate d’amiodarone pour injection, USP peuvent passer à chlorhydrate d’amiodarone orale. La dose optimale pour passer de l’administration intraveineuse à orale d’amiodarone dépendra de la dose de Chlorhydrate d’amiodarone pour injection, USP déjà administrée ainsi que de la biodisponibilité du chlorhydrate d’amiodarone orale. Lors du passage au traitement oral par chlorhydrate d’amiodarone, la surveillance clinique est recommandée, surtout pour les patients âgés.
Puisqu’il existe quelques différences entre les profils de sécurité et d’efficacité des formulations par voies orale et intraveineuse, on conseille à la personne qui prescrit le chlorhydrate d’amiodarone de consulter, dans la monographie de produit, les renseignements sur l’administration de l’amiodarone par voie orale lorsqu’il passe d’une administration par voie intraveineuse à une administration par voie orale.
Le Tableau 2 indique les doses suggérées d’amiodarone orale à entreprendre après différentes durées d’administration du Chlorhydrate d’amiodarone pour injection, USP. Ces recommandations sont faites sur la base d’une quantité corporelle totale comparable de chlorhydrate d’amiodarone administrée par voies intraveineuse et orale, sur la base d’une biodisponibilité de 50 % de chlorhydrate d’amiodarone orale. Veuillez vous reporter à la monographie des préparations orales de chlorhydrate d’amiodarone pour des informations détaillées sur la posologie et l’administration du chlorhydrate d’amiodarone orale.
Tableau 2 - Recommandations de posologie orale après une perfusion intraveineuse
| Durée de la perfusion de Chlorhydrate d’amiodarone pour injection, USPa | Dose journalière initiale de chlorhydrate d’amiodarone orale (mg) |
|---|---|
| < 1 semaine | 800 à 1600 |
| 1 à 3 semaines | 600 à 800 |
| > 3 semainesb | 400 |
a : En présumant une perfusion à raison de 720 mg/jour (0,5 mg/min). b : Le Chlorhydrate d’amiodarone pour injection, USP n’est pas destiné au traitement d’entretien. | |
4.3. Reconstitution
Préparation de la solution IV : Le Chlorhydrate d’amiodarone pour injection, USP doit être dilué avant son usage et il est destiné uniquement à la perfusion intraveineuse.
Tableau 3 - Stabilité du Chlorhydrate d’amiodarone pour injection, USP dilué dans du dextrose 5 %
| Solution | Concentration (mg/mL) | Contenant | Commentaires |
|---|---|---|---|
| Dextrose injectable à 5 % dans l’eau (D5W) | 1,0 à 6,0 | PVC | Physiquement compatible, avec perte de chlorhydrate d’amiodarone de < 10 % à 2 heures à température ambiante. |
| Dextrose injectable à 5 % dans l’eau (D5W) | 1,0 à 6,0 | Polyoléfine, Verre | Physiquement compatible, sans perte de chlorhydrate d’amiodarone à 24 heures à température ambiante. |
Comme pour tous les médicaments administrés par voie parentérale, le médicament et les mélanges intraveineux doivent être inspectés visuellement avant leur administration afin de vérifier leur clarté, l’absence de particules, de précipités, de décoloration et de fuites, lorsque la solution et le contenant le permettent. Les solutions présentant un aspect trouble, des particules, des précipités, une décoloration ou des fuites ne doivent pas être utilisées. Les portions inutilisées de la solution diluée doivent être jetées.
Incompatibilité des mélanges : Le Chlorhydrate d’amiodarone pour injection, USP dans du D5W est physiquement incompatible avec les médicaments apparaissant au Tableau 4.
Tableau 4 - Incompatibilité d’injection au site Y
| Médicament | Véhicule | Concentration chlorhydrate d’amiodarone (mg/mL) | Commentaires |
|---|---|---|---|
| Aminophylline | D5W | 4 | Précipité |
| Nafate de céfamandole | D5W | 4 | Précipité |
| Céfazoline sodique | D5W | 4 | Précipité |
| Mezlocilline sodique | D5W | 4 | Précipité |
| Héparine sodique | D5W | - | Précipité |
| Bicarbonate de sodium | D5W | 3 | Précipité |
5. Surdose
On a signalé des cas de surdosage au chlorhydrate d’amiodarone, parfois mortels. Les effets d’un surdosage accidentel au chlorhydrate d’amiodarone intraveineux comprennent l’hypotension, le choc cardiogénique, la bradycardie, le bloc A-V et l’hépatotoxicité. On traite l’hypotension et le choc cardiogénique en diminuant la vitesse de perfusion ou à l’aide d’un traitement habituel : vasopresseurs, agents à action inotrope positive et expansion volumique. La bradycardie et le bloc A-V peuvent nécessiter le recours temporaire à une stimulation électrique. Les concentrations d’enzymes hépatiques doivent faire l’objet d’une surveillance rigoureuse. Ni le chlorhydrate d’amiodarone ni la DEA ne sont dialysables.
Traitement du surdosage
Il faut surveiller le rythme cardiaque et la tension artérielle, et si une bradycardie cliniquement significative se manifeste, il faudra recourir à un agoniste bêta-adrénergique ou à une stimulation cardiaque temporaire. L’hypotension accompagnée d’irrigation tissulaire insuffisante doit être traitée à l’aide de médicaments à action inotrope positive ou de vasopresseurs, ou les deux. Ni le chlorhydrate d’amiodarone ni son métabolite ne sont dialysables.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau – Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
|---|---|---|
| Intraveineuse (IV) | 50 mg/mL solution stérile de chlorhydrate d’amiodarone | Alcool benzylique, polysorbate 80, eau pour injection. |
Description
Un mL de Chlorhydrate d’amiodarone pour injection, USP contient 50 mg de chlorhydrate d’amiodarone, 20,2 mg d’alcool benzylique comme agent de conservation et 100 mg de Polysorbate 80 dans de l’eau pour injection.
Le Chlorhydrate d’amiodarone pour injection, USP est présenté comme suit :
Solution limpide, jaune pâle, contenue dans une fiole de 5 mL en verre ambré de type 1. Le bouchon de la fiole n’est pas fait de latex de caoutchouc naturel. Une fiole à doses multiples contient 3 mL d’une solution à 50 mg/mL de chlorhydrate d’amiodarone. Boîtes de 25 fioles.
7. Mises en garde et précautions
Voir 3. Encadré sur les mises en garde et précautions importantes
Généralités
Les patients souffrant d’arythmies potentiellement mortelles peuvent présenter des effets indésirables graves durant le traitement; ils doivent donc faire l’objet d’une surveillance adéquate. Le Chlorhydrate d’amiodarone pour injection, USP ne doit être administré que par des professionnels de la santé expérimentés dans le traitement des arythmies potentiellement mortelles, qui connaissent à fond les risques et les avantages thérapeutiques du chlorhydrate d’amiodarone, et qui ont accès à des moyens permettant une surveillance adéquate de l’efficacité et des effets indésirables du traitement (voir 1. Indications).
Carcinogenèse et mutagenèse
Aucune étude n’a été menée sur le pouvoir cancérigène de chlorhydrate d’amiodarone administré par voie intraveineuse. Cependant, le chlorhydrate d’amiodarone oral a causé, chez le rat, une augmentation de l’incidence de tumeurs thyroïdiennes (adénome folliculaire ou carcinome, voire les deux à la fois) reliée à la dose et significative sur le plan statistique. L’incidence de tumeurs thyroïdiennes était plus grande chez les rats ayant reçu de l’amiodarone, même à la plus faible dose étudiée, c.-à-d. 5 mg/kg/jour (environ 0,08 fois la dose d’entretien maximale recommandée chez l’humain0 F *) que l’incidence observée chez les animaux témoins.
Les études sur le pouvoir mutagène menées avec le chlorhydrate d’amiodarone (tests d’Ames, du micronoyau et de l’induction lysogénique) se sont révélées négatives.
Aucune étude de fertilité n’a été menée avec le chlorhydrate d’amiodarone par voie intraveineuse. Cependant, dans une étude où le chlorhydrate d’amiodarone a été administré par voie orale à des rats mâles et femelles 9 semaines avant l’accouplement, on a observé une diminution de la fécondité à une dose de 90 mg/kg/jour (environ 1,4 fois la dose d’entretien maximale recommandée chez l’humain*).
Cardiovasculaire
Effets proarythmiques/allongement de l’intervalle QT
Le chlorhydrate d’amiodarone peut entraîner une aggravation de l’arythmie existante ou précipiter l’apparition d’une nouvelle arythmie. Le chlorhydrate d’amiodarone provoque l’allongement de l’intervalle
*600 mg chez un patient de 50 kg (dose comparée en fonction de la surface corporelle).
QT. Cette proarythmie, se manifestant surtout par des torsades de pointes, a été associée à l’allongement de l’intervalle QTc à 500 ms ou plus. Malgré l’allongement de l’intervalle QT qu’il entraîne, l’amiodarone est peu susceptible d’occasionner des torsades de pointes. Bien que l’allongement de l’intervalle QTc soit fréquemment survenu chez les patients recevant le chlorhydrate d’amiodarone intraveineux, les torsades de pointes ou une FV d’apparition nouvelle ont été peu fréquentes (moins de 2 % chez l’ensemble des sujets traités par du chlorhydrate d’amiodarone intraveineux lors d’études cliniques contrôlées). Les patients doivent faire l’objet d’une surveillance attentive afin de détecter tout allongement de l’intervalle QTc durant le traitement par le chlorhydrate d’amiodarone. L’association du chlorhydrate d’amiodarone et d’un autre antiarythmique qui allonge l’intervalle QTc doit être réservée aux patients atteints d’arythmies ventriculaires qui menacent leur vie et qui ne répondent pas complètement à un agent seul.
La décision d’administrer le chlorhydrate d’amiodarone avec un autre médicament qui peut allonger l’intervalle QTc doit reposer sur une évaluation approfondie des risques et des avantages possibles pour le patient.
Les fluoroquinolones, les macrolides et les azoles sont reconnus pour allonger l’intervalle QTc. Des rapports ont fait état d’un allongement de l’intervalle QTc, avec ou sans torsades de pointe, lors de l’administration concomitante du chlorhydrate d’amiodarone et de fluoroquinolones, de macrolides ou d’azoles.
Chez les patients atteints de dysthyroïdie, il faut procéder à une évaluation rigoureuse des risques et avantages éventuels de l’administration du chlorhydrate d’amiodarone, étant donné la possibilité d’une nouvelle arythmie ou de l’exacerbation de l’arythmie. L’administration du chlorhydrate d’amiodarone intraveineux peut être mortelle chez ces sujets.
Même chez les patients où le risque de décès par arythmie est très élevé et chez qui la toxicité du chlorhydrate d’amiodarone est un risque acceptable, cet agent pose des problèmes de prise en charge majeurs, susceptibles d’être mortels dans une population à risque de mort subite. Il convient donc de faire tout son possible pour recourir d’abord à d’autres agents.
La difficulté d’administrer du chlorhydrate d’amiodarone de façon sûre et efficace comporte un risque notable pour les patients. Ceux chez qui l’amiodarone est indiquée doivent être hospitalisés pendant l’administration de la dose de charge et, en général, il faut attendre au moins une semaine, le plus souvent deux ou plus, avant d’observer une réponse. Comme l’élimination du chlorhydrate d’amiodarone est variable, il est difficile de choisir la dose d’entretien et il n’est pas rare de devoir réduire la dose ou mettre fin au traitement. Dans une étude rétrospective portant sur 192 patients atteints de tachyarythmies ventriculaires, 84 ont nécessité une diminution de la dose et 18, une interruption au moins temporaire à cause d’effets indésirables, et plusieurs auteurs ont fait état d’un taux d’abandon global pour réactions indésirables de 15 à 20 %. Le délai de réapparition d’une arythmie potentiellement mortelle après l’arrêt du traitement ou un ajustement posologique est imprévisible et peut varier de quelques semaines à des mois. De toute évidence, le patient court de grands risques durant cette période et peut nécessiter une hospitalisation prolongée. Quand il faut cesser le chlorhydrate d’amiodarone, la substitution d’un autre antiarythmique est compliquée du fait que la quantité du chlorhydrate d’amiodarone dans l’organisme évolue de façon graduelle, mais imprévisible. Un problème semblable se pose quand le chlorhydrate d’amiodarone est inefficace, une interaction avec un traitement subséquent quelconque restant toujours possible.
Bradycardie et bloc A-V
Des cas de bradycardie ont été rapportés comme étant une réaction médicamenteuse indésirable chez 4,9 % des patients souffrant de TV/FV potentiellement mortelles, traités par le chlorhydrate d’amiodarone intraveineux dans le cadre d’études cliniques. Un bloc A-V a été signalé comme effet indésirable du médicament chez 1,4 % des patients recevant du chlorhydrate d’amiodarone par voie intraveineuse. L’incidence de bradycardie ou de bloc A-V n’a pas augmenté en fonction de la dose lors de ces études.
Pendant le traitement avec le chlorhydrate d’amiodarone par voie intraveineuse, la bradycardie doit être traitée soit par le ralentissement du débit de perfusion, soit par l’arrêt du traitement. Chez certains patients, la pose d’un stimulateur cardiaque est nécessaire. Malgré de telles mesures, la bradycardie a été progressive et mortelle chez 1 patient (< 1 %) pendant les essais cliniques contrôlés. Les patients ayant une prédisposition connue à la bradycardie ou à un bloc AV doivent être traités avec le chlorhydrate d’amiodarone par voie intraveineuse là où un stimulateur cardiaque temporaire est disponible.
Bradycardie grave
Des cas graves et potentiellement mortels de bradycardie et de bloc cardiaque ont été observés lorsque le chlorhydrate d’amiodarone a été administré en concomitance avec le sofosbuvir employé seul ou en association avec un autre antiviral à action directe contre le virus de l’hépatite C, comme le daclatasvir, le siméprévir ou le lédipasvir. Par conséquent, l’administration concomitante du chlorhydrate d’amiodarone avec ces agents est déconseillée.
Si l’emploi concomitant du chlorhydrate d’amiodarone avec ces agents ne peut être évité, il est recommandé de surveiller étroitement le patient au moment d’entreprendre l’administration du sofosbuvir en monothérapie ou en association avec un autre antiviral à action directe. Les patients qui présentent un risque élevé de bradyarythmie doivent faire l’objet d’une surveillance continue pendant au moins 48 heures, dans un contexte clinique approprié, après l’amorce d’un traitement concomitant par le sofosbuvir.
Comme le chlorhydrate d’amiodarone a une longue demi-vie, les patients qui ont cessé de prendre cet agent au cours des derniers mois et qui commencent à prendre le sofosbuvir en monothérapie ou en association avec un autre antiviral à action directe doivent aussi faire l’objet d’une surveillance adéquate.
Les patients qui prennent ces médicaments contre l’hépatite C en association avec le chlorhydrate d’amiodarone, avec ou sans autres médicaments qui diminuent la fréquence cardiaque, doivent être informés des symptômes de bradycardie et de bloc cardiaque ainsi que de la nécessité de consulter un médecin sans tarder si ces symptômes se manifestent.
Hypotension
L’hypotension est l’effet indésirable le plus fréquemment observé durant le traitement par le chlorhydrate d’amiodarone intraveineux : elle est peu commune (< 1 %) avec l’emploi de chlorhydrate d’amiodarone oral. Lors d’études cliniques, l’hypotension est survenue comme réaction indésirable chez 288 (16 %) des 1836 sujets traités par le chlorhydrate d’amiodarone i intraveineux. Une hypotension cliniquement significative a été observée le plus souvent au cours des premières heures de perfusion; elle n’était pas reliée à la dose, mais apparemment à la vitesse de perfusion. Dans un groupe réunissant 814 sujets, l’hypotension a nécessité l’arrêt temporaire du traitement par le chlorhydrate d’amiodarone intraveineux chez 3 % des sujets et l’arrêt définitif chez 2 % de plus des sujets. Dans certains cas, l’hypotension peut être réfractaire et aboutir au décès du patient.
Dispositifs cardiaques implantables
Chez les patients porteurs de défibrillateurs ou de stimulateurs cardiaques internes, l’administration prolongée d’antiarythmiques affecte les seuils de stimulation ou de défibrillation. On doit donc mesurer ces seuils au début du traitement et pendant le traitement.
Endocrinien/métabolisme
Hypo- ou hyperthyroïdie néonatale
L’administration de Chlorhydrate d’amiodarone pour injection, USP à une femme enceinte peut nuire au fœtus. Même si le chlorhydrate d’amiodarone est rarement utilisé dans la grossesse, un petit nombre de cas congénitaux de goitre, d’hypothyroïdie et d’hyperthyroïdie associés à son administration orale ont été publiés. Si le Chlorhydrate d’amiodarone pour injection, USP est prescrit à une femme enceinte ou si une patiente devient enceinte durant son traitement par le chlorhydrate d’amiodarone, il faut la mettre au courant des risques possibles pour le fœtus.
En général, le Chlorhydrate d’amiodarone pour injection, USP ne devrait être pris par une femme enceinte que si les avantages possibles pour la mère l’emportent sur les risques potentiels pour le fœtus.
Chez les rates et les lapines gravides, l’administration du chlorhydrate d’amiodarone à raison de 25 mg/kg/jour (environ 0,4 et 0,9 fois, respectivement, la dose d’entretien maximale recommandée chez l’humain1 F *) n’a exercé aucun effet indésirable sur le fœtus. Chez la lapine, l’administration de 75 mg/kg/jour (environ 2,7 fois la dose d’entretien maximale recommandée chez l’humain*) a provoqué des avortements chez plus de 90 % des animaux. Chez la rate, des doses de 50 mg/kg/jour ou plus ont été associées à un léger déplacement des testicules et à une plus grande fréquence de l’ossification incomplète de certains os du crâne et des doigts; des doses de 100 mg/kg/jour ou plus ont donné lieu à une réduction du poids corporel des fœtus, et l’administration de 200 mg/kg/jour a entraîné une incidence accrue de résorption fœtale. (Chez le rat, ces doses correspondent à environ 0,8, 1,6 et 3,2 fois la dose d’entretien maximale recommandée chez l’humain*.) Des effets indésirables ont également été observés sur la croissance et la survie des fœtus chez une des deux souches de souris à une dose de 5 mg/kg/jour (environ 0,04 fois la dose d’entretien maximale recommandée chez l’humain*).
Hépatique/biliaire/pancréatique
Augmentation des taux d’enzymes hépatiques
Chez les patients souffrant d’arythmies potentiellement mortelles, le risque éventuel de lésions hépatiques doit être pesé par rapport à l’avantage éventuel du traitement par le chlorhydrate d’amiodarone. Toutefois, les patients traités par le chlorhydrate d’amiodarone oral doivent faire l’objet d’une surveillance attentive afin de déceler tout signe éventuel de lésion hépatique en évolution.
* 600 mg chez un patient de 50 kg (dose comparée en fonction de la surface corporelle).
Une augmentation des taux sanguins d’enzymes hépatiques – alanine-aminotransférase (ALT), aspartate-aminotransférase (AST) et gamma-glutamyl-transférase (GGT) – est fréquemment observée chez les sujets présentant une TV/FV constituant une menace immédiate pour la vie. Il est parfois difficile d’interpréter une augmentation de l’activité de l’AST, du fait que ses taux peuvent être élevés chez les patients ayant récemment subi un infarctus du myocarde, atteints d’insuffisance cardiaque congestive ou qui ont subi plusieurs défibrillations électriques.
Si l’augmentation des taux d’enzymes hépatiques excède le triple ou le double des valeurs normales chez un patient dont les taux de base sont élevés, il y a lieu d’envisager l’arrêt du Chlorhydrate d’amiodarone pour injection, USP.
Lors d’études cliniques, environ 54 % des patients recevant le chlorhydrate d’amiodarone intraveineux affichaient au départ une élévation des taux d’enzymes hépatiques, et cette augmentation était cliniquement significative chez 13 % d’entre eux. Chez 81 % des patients pour lesquels des données initiales et en cours de traitement étaient disponibles, les taux d’enzymes hépatiques élevés ont accusé une amélioration au cours du traitement ou n’ont pas changé par rapport aux valeurs de départ. Des anomalies des taux d’enzymes hépatiques ne constituent pas une contre-indication au traitement.
De rares cas de nécrose hépatocellulaire mortels ont été signalés à la suite du traitement par du chlorhydrate d’amiodarone intraveineux. Deux patients, l’un âgé de 28 ans et l’autre de 60, ont reçu une perfusion initiale de 1500 mg sur une période de 5 heures, taux bien plus élevé que celui recommandé. Les deux patients ont développé une insuffisance hépatorénale dans les 24 heures suivant l’administration du traitement par le chlorhydrate d’amiodarone intraveineux et sont décédés respectivement le 14e et le 4e jour. Étant donné que ces deux cas de nécrose hépatique étaient peut-être attribuables à la rapidité de la perfusion et que l’hypotension est reliée à ce facteur, la vitesse initiale de perfusion doit faire l’objet d’une surveillance attentive et ne doit pas dépasser celle que l’on recommande.
Surveillance et tests de laboratoire
Le Chlorhydrate d’amiodarone pour injection, USP ne doit être administré que par des professionnels de la santé qui connaissent bien toutes les modalités thérapeutiques pour le traitement des arythmies ventriculaires récurrentes mettant la vie en danger et qui ont accès (directement ou en adressant le patient à un autre médecin) aux appareils de surveillance appropriés, dont la surveillance ECG continue (en milieu hospitalier tout comme ambulatoire) et la technique électrophysiologique.
De plus, chez les patients traités par le chlorhydrate d’amiodarone, il faut envisager ou surveiller les facteurs suivants :
Perturbations électrolytiques
Puisque les antiarythmiques peuvent être inefficaces ou arythmogènes chez tout patient présentant une carence en potassium ou en magnésium, il y a lieu de corriger l’hypokaliémie ou l’hypomagnésémie avant d’instituer un traitement par les comprimés du chlorhydrate d’amiodarone, puisque ces troubles peuvent accroître l’allongement de l’intervalle QTc et le risque de torsades de pointe. Il faut porter une attention particulière à l’équilibre électrolytique et acidobasique chez les patients atteints de diarrhée grave ou prolongée ou lors d’un traitement diurétique concomitant. Il faut en outre faire preuve de prudence lors de l’administration simultanée du chlorhydrate d’amiodarone avec des médicaments susceptibles de déclencher une hypokaliémie ou une hypomagnésémie.
Augmentation des taux d’enzymes hépatiques
Chez les patients souffrant d’arythmies potentiellement mortelles, le risque éventuel de lésions hépatiques doit être pesé par rapport à l’avantage éventuel du traitement par le chlorhydrate d’amiodarone. Toutefois, les patients traités par le chlorhydrate d’amiodarone oral doivent faire l’objet d’une surveillance attentive afin de déceler tout signe éventuel de lésion hépatique en évolution.
Allongement de l’intervalle QTc
Les patients doivent faire l’objet d’une surveillance attentive afin de détecter tout allongement de l’intervalle QTc durant le traitement par le chlorhydrate d’amiodarone.
Surveillance de l’efficacité
La prédiction de l’efficacité de tout agent antiarythmique pour la prévention à long terme de la tachycardie et de la fibrillation ventriculaire récidivante est difficile et controversée; des chercheurs très qualifiés recommandent l’évaluation de la réponse au moyen de la surveillance électronique ambulatoire ou de la stimulation électrique programmée avec divers schémas de stimulation, ou d’une combinaison des deux. À ce jour, de nombreux points concernant la meilleure façon d’évaluer l’efficacité ne font pas l’unanimité, mais il existe un consensus raisonnable sur certains aspects :
- 1. Lorsqu’un patient ayant des antécédents d’arrêt cardiaque ne présente pas d’arythmie instable sur le plan hémodynamique pendant un enregistrement électrocardiographique effectué avant le traitement, l’évaluation de l’efficacité du chlorhydrate d’amiodarone nécessitera une certaine technique de stimulation, soit sous forme d’exercice physique ou de stimulation électrique programmée.
- 2. La question de savoir s’il faut aussi recourir à la stimulation chez les patients qui présentent spontanément une arythmie mettant la vie en danger n’est pas clarifiée, mais il y a lieu d’envisager la stimulation électrique programmée ou une autre forme de stimulation chez ce genre de sujets. Chez le pourcentage de patients où la prise du chlorhydrate d’amiodarone inhibe le déclenchement habituel des arythmies par la stimulation électrique programmée (pourcentage qui varie largement dans les diverses séries, allant de moins de 10 % à près de 40 %, peut-être en raison de critères de stimulation différents), le pronostic a été presque uniformément excellent, avec des taux de récidive très faibles (tachycardie ventriculaire ou mort subite). La question est moins claire lorsque le traitement par le chlorhydrate d’amiodarone ne parvient pas à inhiber le déclenchement des arythmies. L’absence d’une telle inhibition ne laisse pas nécessairement présager un mauvais pronostic. De nombreux observateurs ont toutefois fait état d’un taux de récurrence plus élevé chez ces patients. Certains critères ont donc été proposés afin d’identifier les patients qui semblent bien se porter sous le chlorhydrate d’amiodarone, mais chez lesquels le traitement n’est pas parvenu à inhiber le déclenchement des arythmies. Ces critères comprennent une plus grande difficulté de déclenchement des arythmies (nécessité d’un plus grand nombre de stimuli ou de stimuli plus rapides), ce qui, a-t-on signalé, prédit un plus faible taux de récidive, et la capacité de tolérer la tachycardie ventriculaire déclenchée sans présenter de graves symptômes, observation que l’on a déclarée être en corrélation avec une meilleure survie, mais non avec de plus faibles taux de récidive. Même si la confirmation de ces critères et d’autres études s’imposent en général, une plus grande facilité de déclenchement ou une moins bonne tolérance envers l’arythmie déclenchée devrait suggérer la nécessité de revoir le traitement.
On a aussi proposé plusieurs indicateurs prévisionnels de succès qui ne reposent pas sur la stimulation électrique programmée, dont l’élimination complète de toutes les tachycardies ventriculaires non soutenues lors de la surveillance ambulatoire et de très faibles taux de battements ventriculaires prématurés (moins de 1 pour 1000 battements normaux).
Bien que ces questions ne soient pas encore résolues dans le cas du chlorhydrate d’amiodarone, tout comme pour d’autres agents, le médecin qui prescrit le Chlorhydrate d’amiodarone pour injection, USP devrait avoir accès (directement ou en adressant le patient à un autre médecin) à l’éventail complet des techniques d’évaluation utilisées en présence d’arythmies qui menacent le pronostic vital, et bien connaître ces techniques.
Il est difficile de décrire les taux d’efficacité du chlorhydrate d’amiodarone, puisqu’ils dépendent de l’arythmie particulière traitée, des critères de succès utilisés, de la cardiopathie sous-jacente, du nombre de médicaments essayés avant de recourir au chlorhydrate d’amiodarone, de la durée du suivi, de la dose du chlorhydrate d’amiodarone, de l’usage d’antiarythmiques additionnels et de nombreux autres facteurs. Le chlorhydrate d’amiodarone ayant été étudié principalement pour le traitement d’arythmies ventriculaires réfractaires qui mettent la vie en danger, situation dans laquelle le traitement médicamenteux doit être choisi d’après la réponse du patient et non de manière arbitraire, il a été impossible d’effectuer des études comparatives randomisées avec d’autres agents ou un placebo.
Les comptes rendus du traitement de séries de patients ayant des antécédents d’arrêt cardiaque et suivis en moyenne pendant un an ou plus ont fait état de taux de mortalité (en raison d’une arythmie) très variables, allant de moins de 5 % à plus de 30 %, la plupart des séries présentant un taux entre 10 et 15 %. Les taux globaux de récidive des arythmies (mortelles ou non) étaient également très variables (et fonction de la réponse à la stimulation électrique programmée et à d’autres mesures, comme on l’a mentionné plus haut); ils dépendent en outre de l’inclusion, ou non, des patients qui ne semblent pas répondre initialement. Dans la plupart des séries, si l’on tient compte uniquement des patients qui semblaient répondre suffisamment bien pour qu’on leur prescrive un traitement au long cours, les taux de récidive variaient entre 20 et 40 % lors d’un suivi moyen d’un an ou plus.
Considérations périopératoires
Dysfonctionnement primaire du greffon (DPG) après une transplantation cardiaque
Il existe des preuves à l’appui basées sur des études observationnelles liant l’utilisation par le receveur du chlorhydrate d’amiodarone avant une transplantation cardiaque avec un risque accru de dysfonctionnement primaire du greffon. La certitude des données probantes est faible en raison du manque de randomisation et de la nature rétrospective de ces études observationnelles, qui sont susceptibles de confusion et de biais.
Le DPG est une complication potentiellement mortelle de la transplantation cardiaque qui se présente sous la forme d’un dysfonctionnement gauche, droit ou biventriculaire survenant dans les 24 premières heures suivant la greffe et pour lequel il n’y a pas de cause secondaire identifiable. Un DPG sévère peut être irréversible.
Pour les patients inscrits sur une liste d’attente pour une transplantation cardiaque, il convient d’envisager l’utilisation d’un autre médicament antiarythmique le plus tôt possible avant la transplantation.
Respiratoire
Amiodarone intraveineux et oral
Toxicité pulmonaire
Des rapports de pharmacovigilance ont signalé la manifestation aiguë (après quelques jours ou quelques semaines) de lésions pulmonaires chez des patients traités par le chlorhydrate d’amiodarone oral à la suite, ou non, d’un traitement intraveineux. Les observations comprenaient : infiltrats ou masses pulmonaires visibles à la radiographie, hémorragie alvéolaire pulmonaire, épanchement pleural, bronchospasme, respiration sifflante, fièvre, dyspnée, toux, hémoptysie et hypoxie. Certains cas ont évolué jusqu’à l’insuffisance respiratoire ou le décès, voire les deux.
L’une des plus graves complications du traitement par le chlorhydrate d’amiodarone oral est la toxicité pulmonaire se manifestant sous forme de pneumopathie. Les symptômes cliniques comprennent : toux, dyspnée évolutive, accompagnée de trouble fonctionnel confirmé à la radiographie et à la scintigraphie au gallium, perte de poids, faiblesse et données indiquant des troubles pathologiques compatibles avec une toxicité pulmonaire. La radiographie pulmonaire montre une atteinte interstitielle diffuse, fréquemment associée à des infiltrats alvéolaires disséminés, particulièrement dans les lobes supérieurs. Il est difficile de prévoir chez quels sujets cette réaction toxique risque de se produire (voir 2. Contre-Indications). Les symptômes de toxicité pulmonaire peuvent apparaître subitement au début du traitement ou après un certain temps et, le cas échéant, rappellent ceux des infections virales ou bactériennes ou d’une insuffisance cardiaque congestive en évolution. La relation entre la toxicité pulmonaire et la durée du traitement, la dose d’entretien ou la posologie totale n’a pas été élucidée. La plupart des patients ont récupéré après leur traitement, mais il y a eu quelques décès. Au début du traitement par le chlorhydrate d’amiodarone, il faut donc effectuer une radiographie pulmonaire et des épreuves de la fonction pulmonaire, y compris une mesure de la capacité de diffusion. Le patient doit ensuite subir une évaluation des antécédents médicaux, un examen physique et une radiographie pulmonaire tous les 3 à 6 mois.
La toxicité pulmonaire du chlorhydrate d’amiodarone semble résulter d’effets toxiques indirects ou directs, comme le sont la pneumopathie par hypersensibilité (y compris la pneumonie à éosinophiles) ou la pneumopathie interstitielle ou alvéolaire, qui se développent chez une fraction atteignant 10 à 17 % des patients atteints d’arythmies ventriculaires et traités par des doses d’environ 400 mg/jour. Cette toxicité pulmonaire est mortelle dans à peu près 10 % des cas.
D’après de récents rapports, le recours à des doses d’attaque et d’entretien réduites du chlorhydrate d’amiodarone donnerait lieu à moins de toxicité pulmonaire.
La pneumopathie par hypersensibilité se manifeste habituellement au début de la thérapie, et un nouveau traitement des patients par le chlorhydrate d’amiodarone entraîne plus rapidement une récurrence plus sévère. Le lavage bronchoalvéolaire est l’intervention de choix pour confirmer ce diagnostic, qui repose sur l’observation d’une lymphocytose CD8+ (augmentation des lymphocytes T suppresseurs ou cytotoxiques). Il faut cesser le traitement par le chlorhydrate d’amiodarone et instaurer une corticothérapie chez ces patients.
La pneumopathie interstitielle ou alvéolaire peut résulter de la libération de radicaux libres ou d’une phospholipidose et est caractérisée par la mise en évidence d’une atteinte alvéolaire diffuse, d’une pneumopathie interstitielle ou d’une fibrose à la biopsie pulmonaire. La phospholipidose (cellules spumeuses, macrophages spumeux), due à l’inhibition de la phospholipase, est présente dans la plupart des cas de toxicité pulmonaire provoquée par le chlorhydrate d’amiodarone, mais elle est aussi présente chez la moitié des patients traités par ce produit. Ces cellules doivent donc servir de marqueurs du traitement et non pas de signes de toxicité. Le diagnostic de pneumopathie interstitielle ou alvéolaire provoquée par le chlorhydrate d’amiodarone impose au moins une réduction de la dose ou, de préférence, un arrêt du traitement pour déterminer si le processus est réversible, surtout si d’autres traitements antiarythmiques sont acceptables. Quand ces mesures sont prises, on note habituellement une atténuation des symptômes en moins d’une semaine, l’amélioration clinique étant la plus importante au cours des deux ou trois premières semaines. D’habitude, les anomalies radiographiques régressent en deux à quatre mois. Selon certains experts, des stéroïdes peuvent être utiles. La prednisone à raison de 40 à 60 mg/jour ou d’autres stéroïdes à des doses équivalentes ont été administrés et retirés graduellement en plusieurs semaines, selon l’état du patient. Dans certains cas, la réadministration du chlorhydrate d’amiodarone à une dose réduite n’a pas causé de récidive des effets toxiques.
Chez un patient sous Chlorhydrate d’amiodarone pour injection, USP, tout nouveau symptôme respiratoire doit évoquer la possibilité d’une toxicité pulmonaire et faire reprendre le questionnaire, l’examen physique, la radiographie pulmonaire et les épreuves de la fonction pulmonaire (avec mesure de la capacité de diffusion). Une baisse de la capacité de diffusion de 15 % est un indice très sensible, mais peu spécifique de toxicité pulmonaire; lorsque cette baisse atteint près de 30 %, la sensibilité diminue, mais la spécificité augmente. Une scintigraphie au gallium peut aussi être utile au diagnostic.
La toxicité pulmonaire a entraîné le décès dans environ 10 % des cas. En cas de suspicion de toxicité pulmonaire iatrogène, il faut toutefois procéder avec prudence à l’abandon du traitement par le chlorhydrate d’amiodarone chez des patients qui présentent des arythmies potentiellement mortelles, car une mort cardiaque subite est la cause de décès la plus courante chez ces patients. Avant de cesser le Chlorhydrate d’amiodarone pour injection, USP, il convient donc de faire tout son possible pour exclure d’autres causes d’atteinte respiratoire (p. ex., insuffisance cardiaque congestive [avec une sonde de Swan-Ganz au besoin], infection respiratoire, embolie pulmonaire, cancer, etc.). De plus, un lavage bronchoalvéolaire ou une biopsie pulmonaire transbronchique ou à thorax ouvert peuvent être nécessaires pour confirmer le diagnostic, surtout quand aucune autre forme de thérapie n’est acceptable.
Quand un diagnostic de pneumopathie par hypersensibilité provoquée par le chlorhydrate d’amiodarone est posé, il faut interrompre le chlorhydrate d’amiodarone et prescrire une corticothérapie. En cas de pneumopathie interstitielle ou alvéolaire provoquée par le chlorhydrate d’amiodarone, on doit mettre en route une corticothérapie et, de préférence, cesser le chlorhydrate d’amiodarone ou, du moins, en diminuer la posologie. Il arrive que cette dernière pneumopathie régresse après une diminution de la posologie du chlorhydrate d’amiodarone et l’administration de stéroïdes. Dans certains cas, la reprise du chlorhydrate d’amiodarone à une dose réduite n’a pas occasionné de récidive, mais, dans d’autres cas (peut-être en raison d’une atteinte alvéolaire sévère), les lésions pulmonaires étaient irréversibles.
Lors d’études cliniques, une patiente seulement sur plus de 1000 patients traités par le chlorhydrate d’amiodarone intraveineux a développé une fibrose pulmonaire. Cet état a été diagnostiqué trois mois après le traitement par le chlorhydrate d’amiodarone intraveineux, période durant laquelle la patiente avait reçu le chlorhydrate d’amiodarone orale. Il faut cesser le traitement par le chlorhydrate d’amiodarone intraveineux chez tout patient présentant un diagnostic de fibrose pulmonaire.
Lors d’études cliniques sur le chlorhydrate d’amiodarone intraveineux, un syndrome de détresse respiratoire de l’adulte (SDRA) a été signalé chez 2 % des patients. Le SDRA est un trouble caractérisé par la présence d’infiltrats pulmonaires diffus bilatéraux s’accompagnant d’œdème pulmonaire et d’insuffisance respiratoire de degrés variables. Le tableau clinique et radiographique du SDRA peut aussi résulter d’une variété de lésions pulmonaires, notamment celles consécutives à un traumatisme, à un état de choc, à une réanimation cardiorespiratoire prolongée et à une pneumonie de déglutition, états que l’on a observés chez plusieurs patients participant à ces études cliniques. Il n’est pas possible de déterminer quel rôle, le cas échéant, l’emploi du chlorhydrate d’amiodarone intraveineux a joué dans l’étiologie ou l’exacerbation de ce trouble pulmonaire chez ces patients.
Réactions bulleuses graves
Amiodarone intraveineux et oral
Réactions cutanées pouvant menacer le pronostic vital ou s’avérer mortelles : Des cas de syndrome de Stevens-Johnson et d’érythrodermie bulleuse avec épidermolyse ont été signalés (voir 8. Effets indésirables). En présence de signes ou de symptômes de l’une ou l’autre de ces réactions (p. ex., apparition progressive d’une éruption cutanée souvent accompagnée de cloques ou de lésions des muqueuses), il faut cesser immédiatement le traitement par le chlorhydrate d’amiodarone.
7.1. Populations particulières
7.1.1. Femmes enceintes
Le chlorhydrate d’amiodarone s’est avéré avoir des effets toxiques sur l’embryon de certaines espèces animales. Dans trois différentes observations chez la femme, il a été démontré que la substance mère et son métabolite (DEA) traversent le placenta en quantités variant entre 10 et 50 % des concentrations sériques maternelles. Bien que l’emploi le chlorhydrate d’amiodarone durant la grossesse soit peu fréquent, des cas congénitaux de goitre, d’hypothyroïdie et d’hyperthyroïdie ont été rapportés dans un petit nombre de publications. En conséquence, il ne faut employer le chlorhydrate d’amiodarone durant la grossesse que si les avantages éventuels pour la mère par rapport au risque pour le fœtus le justifient.
En plus des rares cas de goitre ou d’hypothyroïdie et d’hyperthyroïdie congénitaux (voir 7. Mises en garde et précautions, Endocrinien/métabolisme, Hypo- ou hyperthyroïdie néonatale), le chlorhydrate d’amiodarone a causé une variété d’effets indésirables chez l’animal.
Dans une étude sur la reproduction au cours de laquelle on a administré le chlorhydrate d’amiodarone par voie intraveineuse à des lapins à raison de 5, 10 ou 25 mg/kg par jour (environ 0,1, 0,3 et 0,7 fois la dose maximale recommandée chez l’humain en fonction de la surface corporelle), on a observé des cas de mortalité maternelle dans tous les groupes, y compris chez les animaux témoins. Des cas d’embryotoxicité (mis en évidence par un nombre moindre de fœtus menés à terme et une augmentation des résorptions conjointement avec une diminution du poids de la portée) sont survenus aux doses de 10 mg/kg et plus. Aucune preuve d’embryotoxicité n’a été décelée à la dose de 5 mg/kg et aucun cas de tératogénicité n’a été observé à quelque dose que ce soit.
Dans une étude sur la tératologie au cours de laquelle on a administré le chlorhydrate d’amiodarone par perfusion intraveineuse continue à des rats à raison de 25, 50 ou 100 mg/kg par jour (environ 0,4, 0,7 et 1,4 fois la dose maximale recommandée chez l’humain en fonction de la surface corporelle), on a observé des cas de toxicité maternelle (mis en évidence par une diminution du gain pondéral et de la consommation d’aliments) et d’embryotoxicité (mis en évidence par une augmentation des résorptions, une diminution de la taille de la portée vivante, une diminution du poids corporel des rejetons et un retard de l’ossification sternale et métacarpienne) dans le groupe recevant 100 mg/kg. Il ne faut administrer le chlorhydrate d’amiodarone intraveineux durant la grossesse que si les bienfaits possibles pour la mère justifient les risques pour le fœtus.
On ne sait pas si l’emploi le chlorhydrate d’amiodarone durant le travail ou l’accouchement exerce des effets indésirables immédiats ou à retardement. Les études précliniques chez les rongeurs n’ont mis en évidence aucun effet sur la durée de la période de gestation ou sur la parturition.
7.1.2. Allaitement
Le chlorhydrate d’amiodarone et son métabolite (DEA) sont excrétés dans le lait humain, ce qui suggère que l’allaitement au sein pourrait exposer le nourrisson à une dose importante de cette substance. La progéniture de rates allaitantes, auxquelles on administrait le chlorhydrate d’amiodarone, a présenté une viabilité réduite et une diminution des gains de poids corporel. Le risque d’ingestion du chlorhydrate d’amiodarone par le nourrisson doit être évalué par rapport à l’avantage éventuel de la suppression des arythmies chez la mère. Il y a lieu de conseiller à la mère de cesser l’allaitement.
7.1.3. Enfants
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de du Chlorhydrate d’amiodarone pour injection, USP dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
De rares cas d’arrêt cardiaque, d’arythmies potentiellement mortelles et d’hypotension ont été signalés chez les nouveau-nés et les nourrissons qui ont reçu le chlorhydrate d’amiodarone après la naissance.
Les informations suivantes sont fournies afin d’aider le professionnel de la santé qui juge que la maladie critique d’un patient d’âge pédiatrique et sa résistance au traitement rendent nécessaire l’utilisation du Chlorhydrate d’amiodarone pour injection, USP. Dans une étude menée auprès de 26 patients âgés de 6 semaines à 29 ans (avec une moyenne de 13 ans), une dose de chlorhydrate d’amiodarone de 5 mg/kg/jour, deux fois par jour (10 mg/kg/jour), a été administrée pendant 10 jours; la dose d’entretien moyenne ultérieure de chlorhydrate d’amiodarone par voie orale était de 7,5 mg/kg/jour (intervalle de 2,5 à 21,5 mg/kg/jour).
Le Chlorhydrate d’amiodarone pour injection, USP contient l’agent de conservation alcool benzylique. Des cas d’effets indésirables graves et mortels, y compris le « syndrome du halètement », ont été rapportés chez des patients pédiatriques, en particulier chez les nouveau-nés prématurés et les nourrissons ayant reçu de l’alcool benzylique par voie intraveineuse. Les manifestations de cette affection comprenaient : acidose métabolique, détresse respiratoire, respiration haletante, dysfonction du système nerveux central, convulsions, hémorragies intracrâniennes, hypoactivité, hypotonie, insuffisances hépatique et rénale, hypotension, collapsus cardiovasculaire et décès. Les nourrissons prématurés et de faible poids à la naissance peuvent être plus susceptibles de développer ces effets indésirables, car ils peuvent avoir une capacité réduite à métaboliser l’alcool benzylique. La quantité minimale d’alcool benzylique pouvant entraîner une toxicité n’est pas connue.
Le chlorhydrate d’amiodarone peut libérer des plastifiants, tels que le DEHP [di-(2-éthylhexyle) phtalate], des tubes à perfusion intraveineuse (y compris les tubes en PVC). Le degré de lessivage augmente lors de la perfusion intraveineuse de chlorhydrate d’amiodarone à des concentrations plus élevées et à des débits inférieurs à ceux qui sont prévus dans le 4. Posologie et administration. Le DEHP est utilisé dans la fabrication de divers dispositifs médicaux en plastique, généralement pour en augmenter la flexibilité.
Basé sur des données provenant d’études animales, on craignait que l’exposition au DEHP puisse nuire au développement de l’appareil reproducteur mâle aux stades de développement fœtal, nourrisson et tout-petit si l’exposition à ces stades immatures est plusieurs fois plus élevée que chez les adultes, une situation qui pourrait être associée à des procédures médicales intensives, telles que celles qui sont utilisées chez les nourrissons gravement malades. Bien que, lors d’une administration par voie orale, une dose sans effet nocif (DSEN) a été identifiée chez les rats sexuellement matures (3,7 à 14 mg/kg/jour), aucune DSEN n’a été identifiée chez les rats en phase postnatale. L’exposition maximale prévue au DEHP suivant l’administration de chlorhydrate d’amiodarone par voie intraveineuse en pédiatrie a été calculée à environ 1,9 mg/kg par jour pour un enfant de 3 kg, ce qui donne une marge de sécurité comprise entre deux et sept fois.
7.1.4. Personnes âgées
Les essais cliniques menés avec les comprimés du chlorhydrate d’amiodarone n’ont pas porté sur un nombre suffisant de sujets de 65 ans ou plus pour que l’on puisse déterminer s’ils répondaient différemment des sujets plus jeunes. L’expérience clinique ne fait pas état de différences de réponse entre les patients âgés et les plus jeunes. En général, on doit déterminer la dose d’un patient âgé avec prudence et commencer habituellement au bas de l’éventail des doses, vu la fréquence accrue d’un dysfonctionnement hépatique, rénal ou cardiaque, d’une maladie concomitante ou d’un autre traitement médicamenteux.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Les effets indésirables les plus fréquents entraînant l’arrêt du traitement par le chlorhydrate d’amiodarone en perfusion intraveineuse comprennent la tachycardie ventriculaire, l’hypotension, l’arrêt cardiaque (asystolie/arrêt cardiaque/dissociation électromécanique) et le choc cardiogénique. Dans certains cas, le traitement par le chlorhydrate d’amiodarone intraveineux a été associé à des anomalies touchant différents systèmes organiques, telles que des complications pulmonaires, notamment des maladies pulmonaires symptomatiques; des complications cardiovasculaires, telles que l’aggravation des troubles du rythme, la bradycardie ou l’arrêt sinusal, l’insuffisance cardiaque congestive, la vascularite et l’angio-œdème; et enfin, des complications hépatiques, incluant une hépatite symptomatique, une hépatite cholestatique et une cirrhose.
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Voir le tableau 5 (amiodarone intraveineuse), ci-dessous.
Effets indésirables fréquemment observés
Amiodarone intraveineuse : Sur un total de 1836 patients dans des essais cliniques contrôlés et non contrôlés, 14 % des patients ont reçu le chlorhydrate d’amiodarone intraveineux pendant une période allant jusqu’à une semaine, 5 % l’ont reçue pendant une période allant jusqu’à deux semaines, 2 % l’ont reçue pendant une période allant jusqu’à trois semaines, et 1 % l’ont reçue pendant plus de trois semaines, sans incidence accrue d’événements indésirables graves. La durée moyenne du traitement dans le cadre de ces études était de 5,6 jours.
Dans l’ensemble, le traitement a été abandonné chez 9 % des patients en raison d’événements indésirables. Les événements indésirables graves les plus répandus menant à la cessation du traitement par le chlorhydrate d’amiodarone intraveineux étaient la tachycardie ventriculaire (2 %), l’hypotension (2 %), l’arrêt cardiaque (pause cardiaque/arrêt cardiaque/dissociation électromécanique) (1 %) et le choc cardiogène (1 %).
Le Tableau 5 énumère les réactions médicamenteuses défavorables les plus répandues (incidence ≥ 1 %) pendant le traitement au chlorhydrate d’amiodarone intraveineux qui ont été observées lors d’essais cliniques contrôlés et ouverts portant sur 1836 patients souffrant de FV ou de TV instable sur le plan hémodynamique.
Si l’on tient compte de l’incidence globale, il n’y a pas d’effets indésirables dont l’incidence serait inférieure à 1 %.
Tableau 5 - Réactions médicamenteuses défavorables chez les patients recevant le chlorhydrate d’amiodarone intraveineuse lors d’études contrôlées et ouvertes (≥ incidence 1 %)
Classification par système et organe / Terme privilégié | Chlorhydrate d’amiodarone Essais contrôlés (N=814) | Chlorhydrate d’amiodarone Essais ouverts (N=1022) | Incidence totale (N=1836) |
|---|---|---|---|
| Toute réaction indésirable | 412 (50,6 %) | 384 (37,5 %) | 796 (43,3 %) |
| L’organisme globalement | 54 (6,6 %) | 32 (3,1 %) | 86 (4,6 %) |
| Fièvre | 24 (2,9 %) | 13 (1,2 %) | 37 (2,0 %) |
| Système cardio-vasculaire | 308 (37,8 %) | 264 (25,8 %) | 572 (31,1 %) |
| Fibrillation auriculaire | 15 (1,8 %) | 9 (<1 %) | 24 (1,3 %) |
| Bloc AV | 14 (1,5 %) | 12 (1,2 %) | 26 (1,4 %) |
| Bradycardie | 49 (6,0 %) | 41 (4,0 %) | 90 (4,9 %) |
| Insuffisance cardiaque congestive | 18 (2,2 %) | 21 (2,0 %) | 39 (2,1 %) |
| Arrêt cardiaque | 29 (3,5 %) | 26 (2,5 %) | 55 (2,9 %) |
| Hypotension | 165 (20,2 %) | 123 (12,0 %) | 288 (15,6 %) |
| Arythmie nodale | 15 (1,8 %) | 15 (1,4 %) | 30 (1,6 %) |
| Intervalle QT prolongé | 15 (1,8 %) | 4 (<1 %) | 19 (1,0 %) |
| Choc | 13 (1,5 %) | 12 (1,1 %) | 25 (1,3 %) |
| Fibrillation ventriculaire | 12 (1,4 %) | 13 (1,2 %) | 25 (1,3 %) |
| Tachycardie ventriculaire | 15 (1,8 %) | 30 (2,9 %) | 45 (2,4 %) |
| Système digestif | 102 (12,5 %) | 97 (9,4 %) | 199 (10,8 %) |
| Diarrhée | 8 (<1 %) | 12 (1,1 %) | 20 (1,0 %) |
| Tests anormaux de la fonction hépatique | 35 (4,2 %) | 29 (2,8 %) | 64 (3,4 %) |
| Nausée | 29 (3,5 %) | 43 (4,2 %) | 72 (3,9 %) |
| Vomissement | 16 (1,9 %) | 17 (1,6 %) | 33 (1,7 %) |
| Système hémique et lymphatique | 34 (4,1 %) | 34 (3,3 %) | 68 (3,7 %) |
| Thrombocytopénie | 14 (1,7 %) | 16 (1,5 %) | 30 (1,6 %) |
| Métaboliques et nutritionnelles | 56 (6,8 %) | 49 (4,7 %) | 105 (5,7 %) |
| Accroissement de la SGOT | 14 (1,7 %) | 6 (<1 %) | 20 (1,0 %) |
| Accroissement de la SGPT | 14 (1,7 %) | 5 (<1 %) | 19 (1,0 %) |
| Système nerveux | 46 (5,6 %) | 38 (3,7 %) | 84 (4,5 %) |
| Système respiratoire | 54 (6,6 %) | 61 (5,9 %) | 115 (6,2 %) |
| Œdème pulmonaire | 6 (<1 %) | 15 (1,4 %) | 21 (1,1 %) |
| Trouble respiratoire | 11 (1,3 %) | 8 (<1 %) | 19 (1,0 %) |
| Système uro-génital | 27 (3,3 %) | 30 (2,9 %) | 57 (3,1 %) |
| Fonction rénale anormale | 8 (<1 %) | 16 (1,5 %) | 24 (1,3 %) |
Anomalies fréquemment observées
Anomalies pulmonaires : Au cours de certaines études, une maladie pulmonaire symptomatique a été observée à une fréquence aussi élevée que 10 à 15 % des cas, alors que des anomalies
asymptomatiques de la capacité de diffusion pulmonaire ont été démontrées selon une fréquence au moins deux fois plus élevée. La toxicité pulmonaire a été mortelle dans environ 10 % des cas (voir 7. Mises en garde et précautions, Respiratoire).
Anomalies cardiovasculaires : Une exacerbation de l’arythmie a été rapportée selon une fréquence d’environ 2 à 5 % dans la plupart des études (nouvelle fibrillation ventriculaire, tachycardie ventriculaire persistante, résistance accrue à la cardioversion et tachycardie ventriculaire polymorphe paroxystique (torsades de pointes). De plus, une bradycardie symptomatique ou un arrêt sinusal accompagné de la suppression des foyers d’échappement s’est produit chez 2 à 4 % des patients. Une insuffisance cardiaque congestive est survenue dans environ 3 % des cas. Un bloc auriculo-ventriculaire de second degré et un bloc de branche gauche ont été constatés chez moins de 1 % des sujets. Des cas de vascularite et d’angio-œdème ont été signalés. On a aussi rapporté de l’hypotension, associée ou non à l’interruption de la circulation extracorporelle consécutive à une chirurgie à cœur ouvert (voir 7. Mises en garde et précautions, Cardiovasculaire).
Anomalies hépatiques : Des augmentations anormales des taux d’enzymes sériques associées à une insuffisance hépatique ont été rapportées chez environ 15 % des sujets. Une hépatite symptomatique est survenue chez moins de 1 % des patients, et des cas d’hépatite cholestatique et de cirrhose ont été signalés (voir 7. Mises en garde et précautions, Hépatique/ biliaire/pancréatique). La fréquence de rares lésions hépatiques graves, de résultats anormaux aux tests de la fonction hépatique, d’hépatite, d’hépatite cholestatique et de cirrhose n’a pas été déterminée. Une hépatopathie apparente, parfois mortelle, peut toutefois survenir.
8.5. Effets indésirables observés après la commercialisation
Les réactions indésirables suivantes ont été signalées, dans des rapports de pharmacovigilance, chez des patients recevant le chlorhydrate d’amiodarone : hypotension (parfois mortelle), arrêt sinusal, réaction anaphylactique ou anaphylactoïde (y compris état de choc), angio-œdème, pneumonie à éosinophiles, hépatite, hépatite cholostatique, cirrhose, pancréatite, pancréatite aiguë, sécheresse buccale, constipation, dysfonctionnement rénal, insuffisance rénale, insuffisance rénale aiguë, bronchospasme, troubles respiratoires pouvant être mortels (y compris détresse, insuffisance et arrêt respiratoires ainsi que syndrome de détresse respiratoire de l’adulte [SDRA]), pneumopathie organisée [anciennement bronchiolite oblitérante avec pneumonie en voie d’organisation] (pouvant être mortelle), fièvre, dyspnée, toux, hémoptysie, respiration sifflante, hypoxie, infiltrat ou masse pulmonaire, hémorragie alvéolaire pulmonaire, épanchement pleural, pleurésie, syndrome d’hypertension intracrânienne bénigne, symptômes parkinsoniens tels l’akinésie et la bradykinésie (parfois réversibles après l’arrêt du traitement), syndrome de sécrétion inappropriée d’hormone antidiurétique (SIHAD), nodules et cancer de la thyroïde, eczéma, urticaire, érythème polymorphe, dermatite exfoliatrice, réactions cutanées graves et parfois mortelles, dont la nécrolyse épidermique toxique, le syndrome de Stevens-Johnson, la dermatite bulleuse et la toxidermie avec éosinophilie et symptômes généraux, cancer de la peau, vascularite, prurit, anémie hémolytique, anémie aplasique, pancytopénie, neutropénie, thrombocytopénie, agranulocytose, granulome touchant notamment la moelle osseuse, myopathie, faiblesse musculaire, rhabdomyolyse, polyneuropathie démyélinisante, hallucination, état confusionnel, désorientation, délire, épididymite, perte d’appétit, parosmie, baisse de la libido et impuissance.
On a signalé que les femmes traitées par le chlorhydrate d’amiodarone présentaient un risque plus élevé de manifester des torsades de pointe.
De plus, chez des patients recevant les posologies recommandées, des rapports de pharmacovigilance ont fait état des réactions suivantes au point d’injection : douleur, érythème, œdème, changements pigmentaires, thrombose veineuse, phlébite, thrombophlébite, cellulite, nécrose et escarre (voir 4. Posologie et administration).
Blessure, empoisonnement et complications procédurales : dysfonctionnement primaire du greffon après une transplantation cardiaque
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Anesthésiques par inhalation
Une surveillance périopératoire étroite est recommandée chez les patients sous amiodarone qui subissent une anesthésie générale, car ils risquent d’être plus sensibles aux effets qu’exercent les anesthésiques halogénés sur la conduction et à leurs effets dépresseurs myocardiques.
Bêta-bloquants
L’amiodarone commande la prudence chez les patients recevant des bêta-bloquants (comme le propranolol, un inhibiteur de l’isoenzyme CYP3A4), car elle risque d’exacerber une bradycardie, un arrêt sinusal et un bloc A-V. Au besoin, on peut continuer l’administration d’amiodarone après la pose d’un stimulateur cardiaque dans les cas d’arrêt sinusal ou de bradycardie sévère.
Inhibiteurs calciques
L’amiodarone commande la prudence chez les patients recevant des inhibiteurs calciques (comme le vérapamil, un substrat de l’isoenzyme CYP3A4, et le diltiazem, un inhibiteur de l’isoenzyme CYP3A4), car elle risque d’exacerber une bradycardie, un arrêt sinusal et un bloc A-V. Au besoin, on peut continuer l’administration d’amiodarone après la pose d’un stimulateur cardiaque dans les cas d’arrêt sinusal ou de bradycardie sévère.
Anticoagulants
Une potentialisation des anticoagulants coumariniques (comme la warfarine, substrat de l’isoenzyme CYP2C9 et de l’isoenzyme CYP3A4) est presque toujours observée chez les patients sous amiodarone et peut entraîner une hémorragie grave ou mortelle. Étant donné que l’administration concomitante de warfarine et d’amiodarone augmente le temps de prothrombine de 100 % en 3 ou 4 jours, la dose de warfarine doit être réduite du tiers ou de la moitié, et le temps de prothrombine doit être surveillé de près.
Le clopidogrel, un promédicament thiénopyridinique inactif, est biotransformé dans le foie par l’isoenzyme CYP3A4 en un métabolite actif. Un risque d’interaction entre le clopidogrel et l’amiodarone pouvant provoquer des troubles d’inhibition plaquettaire a été signalé.
Antidépresseurs
Le trazodone, un antidépresseur, est surtout biotransformé par l’isoenzyme CYP3A4. Un allongement de l’intervalle QT et des torsades de pointe ont été signalés lors de l’administration simultanée de trazodone et d’amiodarone.
Médicaments influant sur la conduction cardiaque
Des interactions hémodynamiques et électrophysiologiques ont aussi été observées après l’administration concomitante de propranolol, de diltiazem ou de vérapamil.
Médicaments prolongeant l’intervalle QT
La décision d’administrer l’amiodarone avec des médicaments dont on sait qu’ils allongent l’intervalle QT doit reposer sur une évaluation approfondie des risques et des avantages possibles pour le patient, puisqu’une telle association peut accroître le risque de torsades de pointes et qu’il est nécessaire de surveiller l’état du patient en vue de détecter un allongement de l’intervalle QT.
Antiarythmiques
En général, l’association de l’amiodarone et d’un autre antiarythmique doit être réservée aux patients atteints d’arythmies ventriculaires qui menacent leur vie et qui ne répondent pas complètement à l’amiodarone ou à un autre agent seul. Durant le passage à l’amiodarone, les doses des agents administrés antérieurement doivent être réduites de 30 à 50 % plusieurs jours après l’ajout de l’amiodarone, au moment où la suppression des arythmies devrait commencer.
La nécessité de poursuivre l’autre médication antiarythmique doit être réévaluée une fois les effets de l’amiodarone établis, et son arrêt doit généralement être essayé. Si cette médication est maintenue, il faut suivre le patient de très près et rechercher des effets indésirables, notamment des troubles de la conduction et une exacerbation des tachyarythmies. Chez les patients traités par l’amiodarone qui nécessitent un autre antiarythmique, la dose initiale de l’agent additionnel doit être à peu près la moitié de la dose usuelle recommandée.
Interactions avec le système du cytochrome P450
L’amiodarone est transformé en déséthylamiodarone par le cytochrome P450 par les isoenzymes CYP3A4 et CYP2C8. L’isoenzyme CYP3A4 est présente dans le foie et les intestins (voir 10.3. Pharmacocinétique). On sait que l’amiodarone est un substrat et un inhibiteur de l’isoenzyme CYP3A4 et un substrat de la P-glycoprotéine. Elle est donc susceptible d’interagir avec des médicaments ou des substances qui sont des substrats, des inhibiteurs ou des inducteurs de l’isoenzyme CYP3A4 et des substrats de la P-glycoprotéine. Même si peu d’interactions médicamenteuses in vivo avec l’amiodarone ont été rapportées, surtout avec la forme orale, il faut prévoir la possibilité d’autres interactions. Cela est particulièrement important pour les médicaments associés à de graves effets toxiques, comme d’autres antiarythmiques. Si de tels médicaments sont nécessaires, leur dose doit être réévaluée et, s’il y a lieu, leur concentration plasmatique doit être mesurée. La demi-vie de l’amiodarone étant longue et variable, le risque d’une interaction n’existe pas seulement durant le traitement concomitant, mais également après l’arrêt de l’amiodarone.
Exemples de médicaments dont les concentrations sériques sont susceptibles d’être intensifiées par l’amiodarone
L’amiodarone inhibe la P-glycoprotéine et certaines enzymes du cytochrome P450 (CYP3A4, CYP2C9, CYP2D6). Cette inhibition peut donner lieu à des taux plasmatiques anormalement élevés d’autres médicaments biotransformés par ces enzymes ou de substrats de la P-glycoprotéine et occasionner des effets toxiques.
Comme l’amiodarone possède une longue demi-vie, de telles interactions peuvent survenir plusieurs mois après l’arrêt du traitement. Voici des exemples de ce genre d’interactions qui ont été signalés :
Inhibiteurs de la HMG-CoA réductase : Des rapports ont fait état de myopathie et de rhabdomyolyse lors d’un traitement concomitant par l’amiodarone et des inhibiteurs de la HMG-CoA réductase qui sont des substrats de l’isoenzyme CYP3A4, y compris la simvastatine et l’atorvastatine.
Immunosuppresseurs : Des rapports ont fait état que l’amiodarone orale administrée en association avec la cyclosporine (substrat de l’isoenzyme CYP3A4) augmente de façon persistante les taux plasmatiques de cyclosporine, ce qui provoque une élévation de la créatinine malgré une diminution de la dose de cyclosporine.
Antihypertenseurs : L’amiodarone commande la prudence chez les patients recevant un bêta-bloquant (ex. propranolol, un inhibiteur de l’isoenzyme CYP3A4) ou des inhibiteurs calciques (comme le vérapamil, un substrat de l’isoenzyme CYP3A4, et le diltiazem, un inhibiteur de l’isoenzyme CYP3A4), car elle risque d’exacerber une bradycardie, un arrêt sinusal et un bloc A-V. Au besoin, on peut continuer l’administration d’amiodarone après la pose d’un stimulateur cardiaque dans les cas d’arrêt sinusal ou de bradycardie sévère.
Anticoagulants : Une potentialisation des anticoagulants coumariniques (comme la warfarine, substrat de l’isoenzyme CYP2C9 et de l’isoenzyme CYP3A4) est presque toujours observée chez les patients sous amiodarone et peut entraîner une hémorragie grave ou mortelle. Étant donné que l’administration concomitante de warfarine et d’amiodarone augmente le temps de prothrombine de 100 % en 3 ou 4 jours, la dose de warfarine doit être réduite du tiers ou de la moitié, et le temps de prothrombine doit être surveillé de près.
Comme l’amiodarone est un substrat de l’isoenzyme CYP3A4 et de l’isoenzyme CYP2C8, les médicaments et substances qui inhibent ces isoenzymes peuvent ralentir le métabolisme de l’amiodarone et en augmenter les concentrations sériques, d’où la possibilité d’effets toxiques. Voici des exemples d’interactions qui ont été rapportés.
Inhibiteurs de la protéase : Les inhibiteurs de la protéase inhibent l’isoenzyme CYP3A4 à divers degrés. Il a été rapporté que l’inhibition de l’isoenzyme CYP3A4 par l’indinavir avait fait augmenter les concentrations sériques d’amiodarone. Il convient d’envisager la recherche d’effets toxiques et le dosage sérié de la concentration sérique d’amiodarone durant un traitement concomitant avec un inhibiteur de la protéase.
Antagonistes des récepteurs H1 de l’histamine : La loratadine, un antihistaminique non sédatif, est un substrat métabolisé par l’isoenzyme CYP3A4. Un allongement de l’intervalle QT et des torsades de pointe ont été signalés lors de l’administration simultanée de loratadine et d’amiodarone.
Antiviraux
L’administration concomitante de l’amiodarone avec le sofosbuvir en monothérapie ou en association avec un autre antiviral à action directe contre le virus de l’hépatite C (comme le daclatasvir, le siméprévir ou le lédipasvir) n’est pas recommandée en raison du risque de bradycardie symptomatique grave. Le mécanisme à l’origine de ce ralentissement de la fréquence cardiaque n’est pas connu. Si l’administration concomitante avec ces agents ne peut être évitée, il est recommandé de surveiller la fonction cardiaque.
Autres médicaments : Le dextrométhorphane est un substrat de l’isoenzyme CYP2D6 et de l’isoenzyme CYP3A4. L’amiodarone inhibe l’isoenzyme CYP2D6.
Il y a des médicaments et des substances qui accélèrent la biotransformation de l’amiodarone en stimulant la synthèse de l’isoenzyme CYP3A4 (induction enzymatique). Cela peut donner lieu à de faibles taux sériques d’amiodarone et à une réduction possible de son efficacité. Voici des exemples de ce genre d’interactions qui ont été rapportés.
Antibiotiques : La rifampine est un puissant inducteur de l’isoenzyme CYP3A4. On a démontré que l’administration simultanée de rifampine et d’amiodarone orale diminue les concentrations sériques d’amiodarone et de déséthylamiodarone. Outre les interactions indiquées ci-dessus, l’administration continue (> 2 semaines) du chlorhydrate d’amiodarone oral entrave le métabolisme de la phénytoïne, du dextrométhorphane et du méthotrexate.
Agents pouvant induire une hypokaliémie : L’emploi de laxatifs stimulants pouvant causer une hypokaliémie et donc accroître le risque de torsades de pointes n’est pas recommandé durant un traitement par l’amiodarone. Il faut choisir d’autres types de laxatifs.
9.3. Interactions médicament-comportement
L’interaction de Chlorhydrate d’amiodarone pour injection, USP avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4. Interactions médicament-médicament
Tableau 6 - Sommaire des interactions médicamenteuses avec le chlorhydrate d’amiodarone et médicament dont les effets peuvent être potentialisés par le chlorhydrate d’amiodarone
Chlorhydrate d’amiodarone | Effet | Commentaire clinique |
|---|---|---|
| Warfarine | Augmentation du temps de prothrombine. | S/O |
| Digoxine | Le chlorhydrate d’amiodarone orale augmente les taux sériques de digoxine de 70 % en un jour. Ils peuvent atteindre des valeurs toxiques et produire des effets cliniques de toxicité. | S/O |
| Digitale | S/O | Avec l’amiodarone orale, il faut revoir la nécessité du traitement digitalique et soit le cesser, soit en diminuer la dose d’environ 50 %. Si l’on poursuit l’administration de la digitale, il faut surveiller de près les taux sériques et rechercher des manifestations cliniques de toxicité. Ces précautions devraient probablement s’appliquer aussi à la digitoxine. |
| Dabigatran | S/O | La prudence s’impose lors de l’administration concomitante de chlorhydrate d’amiodarone et de dabigatran, en raison du risque d’hémorragie. Il peut être nécessaire de régler la posologie du dabigatran conformément aux indications de la monographie. |
| Quinidine | Le chlorhydrate d’amiodarone augmente les taux sériques de quinidine de 33 % en deux jours. | La dose de quinidine doit être réduite du tiers (1/3) quand on lui ajoute le chlorhydrate d’amiodarone. |
| Procaïnamide | Le chlorhydrate d’amiodarone augmente les taux plasmatiques de procaïnamide et de n-acétyl-procaïnamide (NAPA) de 55 % et de 33 %, respectivement, s’ils sont pris ensemble pendant moins de 7 jours. | La dose de procaïnamide doit être réduite du tiers (1/3) quand on lui ajoute le chlorhydrate d’amiodarone. |
| Flécaïnide | Des rapports ont indiqué une augmentation des taux plasmatiques de flécaïnide en présence de chlorhydrate d’amiodarone orale. | On doit adapter la posologie de la flécaïnide lorsque ces médicaments sont administrés ensemble. |
| Lidocaïne | Voie orale : une bradycardie sinusale a été observée chez un patient recevant le chlorhydrate d’amiodarone par voie orale et auquel on avait administré de la lidocaïne en anesthésie locale. Voie Intraveineux : une convulsion associée à l’augmentation des concentrations de lidocaïne a été observée chez un patient. | S/O |
| Phénytoïne | Augmentation des taux sériques de phénytoïne. | S/O |
| Disopyramide | Augmentation de l’allongement de l’intervalle QT, ce qui pourrait causer une arythmie. | S/O |
| Fentanyl | Une hypotension, une bradycardie et une réduction du débit cardiaque sont possibles. | S/O |
| Cyclosporine | Le chlorhydrate d’amiodarone orale augmente de façon persistante les taux plasmatiques de cyclosporine, ce qui provoque une élévation de la créatinine malgré une diminution de la dose de cyclosporine. | S/O |
| Fluoroquinolones, macrolides antibiotiques, azoles | Ces agents sont reconnus pour allonger l’intervalle QTc. Des rapports ont fait état d’un allongement de l’intervalle QTc, avec ou sans torsades de pointe, lors de l’administration concomitante de chlorhydrate d’amiodarone et de fluoroquinolones, de macrolides ou d’azoles. | S/O |
| Légende : É = étude de cas; EC = essai clinique; T = théorique; PBPK = modélisation pharmacocinétique fondée sur la physiologie; popPK = modélisation pharmacocinétique de la population | ||
Tableau 7 - Sommaire des interactions médicamenteuses avec le chlorhydrate d’amiodarone; médicaments pouvant entraver l’action de l’amiodarone
| Chlorhydrate d’amiodarone | Effet |
|---|---|
| Cholestyramine | Elle augmente la recirculation entérohépatique du chlorhydrate d’amiodarone et peut en réduire les taux sériques et la t½. |
| Cimétidine | Elle augmente les taux sériques de chlorhydrate d’amiodarone. |
| Phénytoïne | Elle abaisse les taux sériques de chlorhydrate d’amiodarone. |
| Légende : É = étude de cas; EC = essai clinique; T = théorique; PBPK = modélisation pharmacocinétique fondée sur la physiologie; popPK = modélisation pharmacocinétique de la population | |
9.5. Interactions médicament-aliment
Jus de pamplemousse
Le jus de pamplemousse inhibe la biotransformation, médiée par l’isoenzyme CYP3A4, du chlorhydrate d’amiodarone orale dans la muqueuse intestinale, ce qui provoque une élévation substantielle des taux plasmatiques de chlorhydrate d’amiodarone (la Cmax et l’ASC étant augmentées respectivement de 84 % et de 50 %). Il ne faut donc pas prendre de jus de pamplemousse pendant un traitement par le chlorhydrate d’amiodarone oral. Cette information doit être prise en considération quand on passe de la forme intraveineuse à la forme orale de chlorhydrate d’amiodarone (voir 4. Posologie et administration).
Il n’y a pas d’interactions médicament-aliment avec le Chlorhydrate d’amiodarone pour injection, USP.
9.6. Interactions médicament-plante médicinale
Millepertuis
Le millepertuis (Hypericum perforatum) est un inducteur de l’isoenzyme CYP3A4. Comme le chlorhydrate d’amiodarone est un substrat de l’isoenzyme CYP3A4, il est possible que la prise de millepertuis par un patient sous chlorhydrate d’amiodarone fasse diminuer les taux de chlorhydrate d’amiodarone.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Le chlorhydrate d’amiodarone est généralement considéré comme un antiarythmique de classe III, mais il possède les caractéristiques électrophysiologiques des quatre classes Vaughan Williams. Tout comme les médicaments de classe I, le chlorhydrate d’amiodarone bloque les canaux sodiques à des fréquences rapides et, comme les médicaments de classe II, il exerce une activité sympatholytique. L’un de ses principaux effets, dans le contexte d’une administration prolongée, est de prolonger le potentiel d’action cardiaque, un effet de classe III. L’effet chronotrope négatif du chlorhydrate d’amiodarone dans les tissus nodaux est similaire à l’effet des médicaments de classe IV. En plus de bloquer les canaux sodiques, le chlorhydrate d’amiodarone bloque les canaux potassiques du myocarde, ce qui contribue à un ralentissement de la conduction et prolongation de l’hyporéactivité (effet de classe III). L’action sympatholytique et le blocage des canaux calciques et potassiques sont responsables des effets dromotropes négatifs sur le nœud sino-auriculaire, et du ralentissement de la conduction et prolongation de l’hyporéactivité dans le nœud auriculo-ventriculaire (AV).
Le chlorhydrate d’amiodarone possède également une action vasodilatatrice qui peut diminuer la charge de travail cardiaque et, par conséquent, la consommation d’oxygène du myocarde.
Une comparaison des effets électrophysiologiques du chlorhydrate d’amiodarone orale et intraveineuse apparaît au Tableau 8.
Tableau 8 - Effets du chlorhydrate d’amiodarone oral et intraveineux sur les paramètres électrophysiologiques
↔ Aucun changement
Abréviations : LCS = longueur du cycle sinusal; QRS = mesure de la conduction intraventriculaire; QTc = QT corrigé, mesure de repolarisation; HA = HIS auriculaire, mesure de la conduction intranodale; HV = HIS ventriculaire, mesure de la conduction intranodale; PRE = période réfractaire effective; OD = oreillette droite; VD = ventricule droit; NAV = nœud auriculo-ventriculaire.
On a observé, à des doses supérieures (> 10 mg/kg) de chlorhydrate d’amiodarone intraveineux, une prolongation de PRE VD et une prolongation modeste de QRS. Ces différences entre l’administration orale et l’administration intraveineuse suggèrent que les effets aigus initiaux du chlorhydrate d’amiodarone intraveineux peuvent être principalement axés sur le nœud AV, causant ainsi un retard de conduction intranodale et une hyporéactivité nodale accrue en raison du blocage des canaux calciques (activité de classe IV) et un antagonisme des adrénorécepteurs (activité de classe II).
10.2. Pharmacodynamie
On a signalé que le chlorhydrate d’amiodarone cause des effets vasodilatateurs et inotropes négatifs chez les animaux et l’humain. Après un traitement à long terme à l’aide du chlorhydrate d’amiodarone oral dans une fourchette posologique de 200 à 600 mg/jour, les patients avec une fraction d’éjection du ventricule gauche (FEVG) réduite ne présentaient aucun changement significatif de la FEVG moyenne. L’hypotension est rare (< 1 %) pendant le traitement chronique au chlorhydrate d’amiodarone orale. Dans des études cliniques de patients avec fibrillation ventriculaire (FV) réfractaire ou tachycardie ventriculaire (TV) instable sur le plan hémodynamique, une hypotension liée au médicament est survenue chez 15,6 % de 1836 patients traités par le chlorhydrate d’amiodarone intraveineux. Aucune corrélation n’a été observée entre la fraction d’éjection de référence et la survenue d’une hypotension cliniquement significative pendant la perfusion intraveineuse de chlorhydrate d’amiodarone.
| LCS | QRS | QTc | HA | HV | PRE OD | PRE VD | PRE NAV |
|---|---|---|---|---|---|---|---|
Oral Intraveineux | |||||||
↑ ↔ | ↔ ↔ | ↑ ↔ | ↑ ↑ | ↔ ↔ | ↑ ↔ | ↑ ↔ | ↑ ↑ |
10.3. Pharmacocinétique
Absorption
L’absorption du chlorhydrate d’amiodarone orale est lente et variable, les concentrations maximales de chlorhydrate d’amiodarone sérique étant atteintes 3 à 12 heures après l’administration. L’absorption peut continuer pendant une période allant jusqu’à 15 heures après l’ingestion orale. Il existe une très grande variation entre les sujets : la biodisponibilité orale moyenne est d’environ 50 % (fourchette moyenne de 33 à 65 %). Le métabolisme de premier passage dans la paroi intestinale et le foie semble être un facteur important dans la détermination de la disponibilité systémique du médicament. La demi-vie terminale moyenne après l’administration en état d’équilibre est d’environ 53 jours et on a constaté dans une étude (n=8) qu’elle variait entre 26 et 107 jours.
Compte tenu du fait qu’au moins 3 à 4 demi-vies sont nécessaires pour approcher les concentrations d’équilibre, des doses de charge doivent être administrées au début du traitement au chlorhydrate d’amiodarone orale. En l’absence d’une période de charge, il faudrait entre 130 et 535 jours (265 jours en moyenne) avant que les concentrations plasmatiques n’atteignent l’état d’équilibre avec l’administration de doses orales constantes. Quant au métabolite, sa demi-vie d’élimination plasmatique moyenne est d’environ 61 jours. Ces données reflètent probablement une phase initiale d’élimination du médicament des tissus bien irrigués (phase dont la demi-vie est de 2,5 à 10 jours), suivie d’une seconde phase d’élimination extrêmement lente à partir des tissus peu irrigués, comme les tissus adipeux.
Les aliments augmentent la vitesse et le degré d’absorption du chlorhydrate d’amiodarone orale. Leurs effets sur la biodisponibilité du chlorhydrate d’amiodarone ont été étudiés chez trente sujets sains qui ont reçu une seule dose de 600 mg immédiatement après un repas ainsi qu’après un jeûne d’une nuit. L’aire sous la courbe de la concentration plasmatique en fonction du temps (ASC) et le pic plasmatique (Cmax) du chlorhydrate d’amiodarone peuvent être multipliés respectivement par 2,4 et 3,8 en présence d’aliments. Les aliments augmentent aussi la vitesse d’absorption, réduisant le délai du pic plasmatique (Tmax) de 37 %.
Distribution
Le chlorhydrate d’amiodarone présente un volume de distribution apparent très élevé (environ 5000 L) et une accumulation tissulaire importante, surtout dans les tissus adipeux et dans les organes très irrigués, comme le foie, les poumons, la rate, le cœur et les reins. Un important métabolite du chlorhydrate d’amiodarone, la déséthylamiodarone, a été identifié, mais son activité pharmacologique n’est pas encore élucidée chez l’homme. Durant le traitement prolongé, le rapport plasmatique métabolite/substance mère est d’environ 1. Le chlorhydrate d’amiodarone connaît un sort complexe après son administration intraveineuse.
Les pics sériques atteints chez des sujets en bonne santé après perfusion d’une dose unique de 5 mg/kg pendant 15 minutes varient entre 5 et 41 mg/L. Les pics atteints après une perfusion supplémentaire de 150 mg chez des patients présentant une fibrillation ventriculaire ou une tachycardie ventriculaire avec instabilité hémodynamique varient entre 7 et 26 mg/L. En raison de l’élimination rapide de la substance, on observe une baisse des concentrations sériques, celles-ci atteignant 10 % des pics dans les 30 à 45 minutes qui suivent la fin de la perfusion. Lors d’études cliniques, après des perfusions continues durant 48 heures (125, 500 ou 1000 mg/jour) et des perfusions d’appoint de 150 mg (pour les arythmies récurrentes), on a observé des concentrations sériques de chlorhydrate d’amiodarone variant en moyenne entre 0,7 et 1,4 mg/L (n = 260).
Métabolisme
Le métabolisme hépatique et l’excrétion biliaire sont les principales voies d’élimination du chlorhydrate d’amiodarone. La déséthylamiodarone (DEA) est le principal métabolite actif du chlorhydrate d’amiodarone. À la dose d’entretien quotidienne habituelle de 400 mg de chlorhydrate d’amiodarone, les rapports moyens des taux à l’état d’équilibre DEA/chlorhydrate amiodarone variaient entre 0,61 et 0,93. Chez les patients recevant des doses d’attaque élevées de chlorhydrate d’amiodarone oral, les rapports DEA/chlorhydrate d’amiodarone après 24 heures étaient de 0,083 à 0,19. Avec des doses d’attaque intraveineuses élevées, ce même rapport était de 0,041 après 24 heures. Bien que l’on ne dispose actuellement pas de données sur l’activité de la DEA chez l’homme, des études chez l’animal ont démontré qu’elle possède des propriétés électrophysiologiques et antiarythmiques notables. On pense que l’isoenzyme CYP3A4 du cytochrome P450 est la principale enzyme responsable du processus de N-dééthylation en DEA. La biodisponibilité variable de chlorhydrate d’amiodarone peut s’expliquer par la grande variabilité interindividuelle de l’activité de l’isoenzyme CYP3A4. Très lipophile et ayant un très large volume apparent de distribution, la DEA atteint, à l’état d’équilibre, des concentrations tissulaires plus élevées que celles du chlorhydrate d’amiodarone, sauf dans le tissu adipeux. Les concentrations de DEA dans le myocarde sont d’environ 3 à 4,5 fois plus élevées que celles du chlorhydrate d’amiodarone durant le traitement de longue durée par le chlorhydrate d’amiodarone oral. Cependant, après l’administration brève par voie orale ou intraveineuse, les concentrations sériques et myocardiques moyennes de DEA sont plutôt faibles comparativement à celles du chlorhydrate d’amiodarone.
Élimination
Le métabolisme hépatique et l’excrétion biliaire sont les principales voies d’élimination du chlorhydrate d’amiodarone. L’excrétion urinaire du chlorhydrate d’amiodarone ou de la DEA est négligeable. Ni le chlorhydrate d’amiodarone ni la DEA ne sont dialysables. L’une et l’autre substances traversent le placenta et se retrouvent dans le lait maternel.
Le tableau 9 résume les fourchettes moyennes des paramètres pharmacocinétiques du chlorhydrate d’amiodarone signalées dans des études d’administration intraveineuse (5 mg/kg au cours de 15 min.) et orale (400 ou 600 mg) à dose unique chez des sujets en santé et dans des études in vitro. La pharmacocinétique était similaire chez les sujets mâles et femelles.
Tableau 9 - Profil pharmacocinétique du chlorhydrate d’amiodarone
Il n’existe pas de relation bien établie entre la concentration du médicament et la réponse thérapeutique dans le cas d’une utilisation orale à long terme ou d’une utilisation intraveineuse à court terme. Cependant,
| Médicament | Clairance (mL/h/kg) | VC (L/kg) | VSS (L/kg) | t½ (jours) | Fixation de protéines | Forale (%) | |
|---|---|---|---|---|---|---|---|
| Chlorhydrate d’amiodarone | 90 à 158 | 0,2 | 40 à 84 | 20 à 47 | >0,96 | 33 à 65 | |
| Déséthylamiodarone | 197 à 290 | - | 68 à 168 | ≥ AMI t½ | - | - | |
| Remarques : VC et VSS se reportent aux volumes centraux et à l’état d’équilibre de distribution tirés d’études sur la forme intraveineuse du produit; Forale est la disponibilité systémique de l’amiodarone orale. « - » signifie non disponible. AMI est amiodarone. t½ = demi-vie d’élimination en phase terminale. La clairance et le volume du déséthylamiodarone comportent un facteur inconnu de biotransformation. | |||||||
des concentrations à l’état d’équilibre de chlorhydrate d’amiodarone comprises entre 1 et 2,5 mg/L se sont révélées efficaces avec une toxicité minimale après une administration orale prolongée de chlorhydrate d’amiodarone.
Populations et états pathologiques particuliers
- Enfants : Aucune donnée n’est disponible pour Santé Canada; par conséquent, Santé Canada n’a pas autorisé d’indication pour une utilisation pédiatrique.
- Personnes âgées : Les essais cliniques menés avec le chlorhydrate d’amiodarone n’ont pas porté sur un nombre suffisant de sujets de 65 ans ou plus pour que l’on puisse déterminer s’ils répondaient différemment des sujets plus jeunes.
- L’expérience clinique ne fait pas état de différences de réponse entre les patients âgés et les plus jeunes. En général, on doit déterminer la dose d’un patient âgé avec prudence et commencer habituellement au bas de l’éventail des doses, vu la fréquence accrue d’un dysfonctionnement hépatique, rénal ou cardiaque, d’une maladie concomitante ou d’un autre traitement médicamenteux.
- Sexe : D’après les résultats d’un essai clinique portant sur l’administration intraveineuse d’une dose unique, il n’y a pas lieu de modifier la posologie en fonction du sexe.
- Insuffisance hépatique : D’après les résultats d’un essai clinique portant sur l’administration intraveineuse d’une dose unique, il n’y a pas lieu de modifier la posologie chez les patients atteints d’insuffisance hépatique, mais une surveillance rigoureuse de leur état de santé s’impose. (Voir 7. Mises en garde et précautions, Hépatique/biliaire/pancréatique).
- Insuffisance rénale : D’après les résultats d’un essai clinique portant sur l’administration intraveineuse d’une dose unique, il n’y a pas lieu de modifier la posologie chez les patients présentant un dysfonctionnement rénal ou une insuffisance rénale terminale ou chez les patients dialysés.
11. Conservation, stabilité et mise au rebut
Le Chlorhydrate d’amiodarone pour injection, USP, doit être conservé entre 15 °C et 25 °C. Le protéger de la lumière et de la chaleur excessive.
La fiole de 3 mL est une fiole à usage multiple. Jeter toute portion non utilisée 28 jours après la première ouverture.
Tenir hors de la portée et de la vue des enfants.
- 12. Particularités de manipulation du produit
Comme pour tous les produits pour usage parentéral, dans la mesure où les solutions et le contenant le permettent, il faut examiner la solution pour injection avant de l’administrer afin d’en vérifier la limpidité et d’y déceler la présence de particules, précipités, coloration anormale ou fuite. Ne pas utiliser la solution si elle trouble ou si elle présente des particules, des précipités ou une coloration anormale, ou en cas de fuite. Jeter toute portion inutilisée de mélanges intraveineux.
Partie 2 : Renseignements scientifiques
- 13. Informations pharmaceutiques
Substance pharmaceutique
| Nom propre : | Chlorhydrate d’amiodarone |
|---|---|
| Nom chimique : | Chlorhydrate de (2-butyl-3-benzofuranyl) [4-[2-(diéthylamino) éthoxy]-3, 5-diiodophényl] méthanone |
| Formule : | C25H29I2NO3·HCl |
| Masse moléculaire : | 681,78 g/mol |
| Formule développée : | |
| Propriétés physicochimiques : | |
| Aspect physique : | Poudre cristalline fine, blanche ou presque blanche |
| Solubilité (à 25 °C) : | Eau : 0,25 mg/mL Éthanol (96 %) : 30 mg/mL Éthanol (100 %) : 13 mg/mL Hexane : 0,0015 mg/mL Dichlorométhane : 294 mg/mL Méthanol : 114 mg/mL |
| Valeur pKa : | 6,64 |
| Point de fusion : | 159 °C à 163 °C |
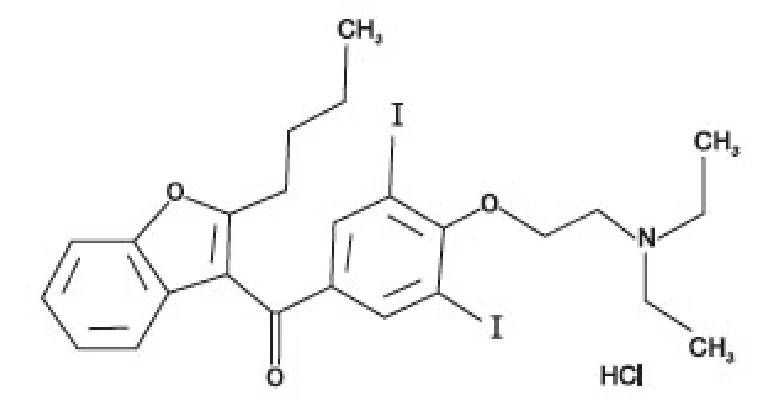
14. Études cliniques
Conception de l’essai et caractéristiques démographiques de l’étude
Amiodarone intraveineuse
Tableau 10 - Résumé des essais cliniques
Médicament / Voie d’administration | Type d’étude | Posologie | Patients/ indication | Résultats |
|---|---|---|---|---|
| amiodarone IV | Contre placebo | Environ 1500 mg/jour de chlorhydrate d’amiodarone IV administrée par schémas perfusionnels à 2 ou 3 paliers. | Patients souffrant d’arythmies supraventriculaire s et d’arythmies ventriculaires à 2 ou 3 battements consécutifs. | Activité antiarythmique à début rapide. Chez les sujets souffrant d’arythmies ventriculaires complexes, le traitement par le chlorhydrate d’amiodarone a réduit de 85 % les épisodes de TV. |
| amiodarone IV | Étude pharma-cocinétique/ pharmacody-namique pour évaluer l’admi-nistration rapide de doses d’attaque intraveineuse | Environ 1500 mg/jour de chlorhydrate d’amiodarone intraveineux administré par schémas perfusionnels à 2 ou 3 paliers. | Patients présentant une TV/FV récurrente et réfractaire. | Activité antiarythmique à début rapide. Chez les sujets souffrant d’arythmies ventriculaires complexes, le traitement par le chlorhydrate d’amiodarone a réduit de 85 % les épisodes de TV. |
| amiodarone IV | Deux études dose-réponse randomisées avec groupes parallèles. | Environ 125, 500 (dans un essai seulement) ou 1000 mg au cours des 24 premières heures. Le schéma posologique comportait une perfusion initiale rapide de la dose de charge, suivie d’une deuxième plus lente, pendant 6 heures, puis une perfusion d’une dose d’entretien pendant 18 heures; la perfusion de la dose d’entretien a été maintenue jusqu’à 48 heures. | Efficacité en phase aiguë pour supprimer la FV récurrente ou la TV avec instabilité hémodynamique, chez des patients ayant connu au moins deux épisodes de FV ou de TV avec instabilité hémodynamique au cours des 24 heures précédentes. | Principal paramètre défini prospectivement pour déterminer l’efficacité : fréquence des épisodes de TV/FV/heure. La fréquence médiane était de 0,02 épisode/heure chez les patients recevant la dose élevée et de 0,07 épisode/heure chez ceux traités par la dose faible, soit environ 0,5 versus 1,7 épisode/jour (p = 0.07, test bilatéral). Les perfusions complémentaires ont été significativement moins nombreuses chez les sujets du groupe traité à dose élevée. Dans l’un des essais, le délai du premier épisode de TV/FV était sensiblement prolongé. Il n’y a eu aucun effet sur la mortalité. |
Une étude contrôlée contre placebo effectuée sur le chlorhydrate d’amiodarone intraveineux administré à des patients souffrant d’arythmies supraventriculaires et d’arythmies ventriculaires à 2 ou 3 battements consécutifs ainsi qu’une étude pharmacocinétique/pharmacodynamique visant à évaluer l’administration rapide de doses de charge intraveineuses chez des patients présentant une tachycardie ventriculaire (TV)/fibrillation ventriculaire (FV) récurrente et réfractaire ont mis en évidence une activité antiarythmique à début rapide bien avant que des taux sanguins significatifs de déséthylamiodarone (DEA) ne soient atteints; le chlorhydrate d’amiodarone était administré par voie intraveineuse à raison d’environ 1500 mg/jour selon des schémas perfusionnels à 2 et 3 paliers. Chez les sujets souffrant d’arythmies ventriculaires complexes, y compris une TV soutenue ou non soutenue, le traitement par le chlorhydrate d’amiodarone a réduit de 85 % les épisodes de tachycardie ventriculaire.
L’efficacité du traitement aigu par le chlorhydrate d’amiodarone intraveineux dans la suppression de FV récurrente ou de TV avec instabilité hémodynamique est corroborée par deux études dose-réponse randomisées avec groupes parallèles portant chacune sur environ 300 sujets. Lors de ces études, les sujets ayant eu au moins deux épisodes de FV ou de TV avec instabilité hémodynamique au cours des 24 heures précédentes ont été répartis au hasard entre deux groupes recevant respectivement environ 125 ou 1000 mg, soit 8 fois plus dans les 24 premières heures. Dans une étude, une dose moyenne d’environ 500 mg a été évaluée. Le schéma posologique comportait une perfusion initiale rapide de la dose d’attaque suivie d’une deuxième, plus lente, pendant 6 heures, et enfin, la perfusion d’une dose d’entretien pendant 18 heures. La perfusion de la dose d’entretien a été maintenue jusqu’à 48 heures. Des perfusions d’appoint additionnelles de 150 mg ont été administrées plus fréquemment au groupe recevant la dose de 125 mg pour de nouveaux épisodes de TV/FV, réduisant ainsi considérablement l’écart de 8 fois prévu dans la dose totale, le portant respectivement à 1,8 et à 2,6 fois pour les deux études.
Le principal paramètre défini prospectivement pour déterminer l’efficacité était la fréquence des épisodes de TV/FV/heure. Dans les deux études, la fréquence médiane était de 0,02 et de 0,07 épisode/heure respectivement chez les patients recevant la dose élevée et la dose faible, soit environ 0,5 versus 1,7 épisode/jour (p = 0,07, à test bilatéral dans les deux études). Dans une étude, le délai du premier épisode de TV/FV était sensiblement prolongé (environ 10 heures et 14 heures chez les patients recevant respectivement la dose faible et la dose élevée). Dans les deux études, les perfusions complémentaires administrées aux patients du groupe recevant des doses élevées étaient significativement moins nombreuses. Il n’y a eu aucun effet sur la mortalité lors de ces études; à la fin du traitement à double insu ou après 48 heures, les patients pouvaient accéder librement à tout traitement (y compris par l’amiodarone intraveineuse) jugé nécessaire.
15. Microbiologie
Le Chlorhydrate d’amiodarone pour injection, USP est une solution stérile de chlorhydrate d’amiodarone pour administration par voie intraveineuse.
Le produit est stérilisé par filtration, de façon aseptique, et est analysé pour la stérilité et les endotoxines bactériennes.
16. Toxicologie non clinique
Toxicité aiguë
Le chlorhydrate d’amiodarone a été évalué dans des études orales aiguës menées chez la souris, le rat et le chien, et dans des études intraveineuses aiguës chez le rat et le chien. Les études sur les réactions toxiques à la suite de doses multiples ont été effectuées par administration orale chez la souris (20 mois), chez le rat (3 à 104 semaines), chez le chien (4 semaines à 9 mois) et chez le porc (3 ou 10 mois). L’amiodarone a été administrée par voie intraveineuse dans le cadre d’études sur les réactions toxiques à doses multiples chez le lapin (6 semaines), le chien (4 semaines) et le babouin (4 semaines).
Tableau 11 - Chlorhydrate d’amiodarone oral : études de toxicité aiguë
| Espèce / Souche | Voie d’administration | Posologie (mg/kg/jour) / Durée | Résultats |
|---|---|---|---|
| Souris/ NMRI | Orale (gavage) | 500 à 3000/dose unique | La DL50 orale était supérieure à 3000 mg/kg. Pour des raisons techniques (grande viscosité des solutions à des concentrations plus élevées que 10 %), la dose la plus élevée qui pouvait être administrée était de 3000 mg/kg. |
| Rat/ Wistar | Orale (gavage) | 500, 750, 1000, 2000, 3000/dose unique | La DL50 orale était supérieure à 3000 mg/kg. Aucun animal n’est mort à la suite de la dose la plus élevée. |
| Chien* | Orale (à même l’alimentation) | 0, 1000, 3000 ou 5000 dans la nourriture | La DL50 orale était supérieure à 5000 mg/kg. Il n’y a pas eu de mortalité. Tous les chiens ont vomi dans les 6 heures qui ont suivi l’ingestion. Un chien ayant reçu 5000 mg/kg a présenté un tremblement 24 heures après avoir ingéré le médicament. Cet effet a duré plus de 96 heures et était accompagné d’une paralysie du train postérieur. |
| * Le rapport n’indique pas la race des animaux. | |||
Tableau 12 - Chlorhydrate d’amiodarone intraveineux : études de toxicité aiguë
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
|---|---|---|---|
| Rat/ Wistar | intraveineuse | 100, 150, 200/ dose unique | La DL50 intraveineuse était de 135 mg/kg. Une dyspnée entraînant une cyanose a été observée avant la mort. |
| Rat/ Wistar | intraveineuse | 100, 120, 140, 160, 180, 200/ dose unique | La DL50 intraveineuse était de 150 mg/kg. |
| Rat/ SD(BR) | intraveineuse | Mâles : 0, 100, 120, 150, 60, 180 Femelles : 0, 160, 170, 180, 220/ dose unique | La DL50 intraveineuse pour les mâles et les femelles était de 170 et 175 mg/kg respectivement. Des convulsions cloniques ont été observées à des doses de 120 mg/kg et plus. |
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
| Chien/ Beagle | intraveineuse | Injections de 25 à 150 durant 5 minutes Injections de 75 à 100 durant 5 minutes Injections de 100 à 150 durant 20 minutes/ dose unique | La DL50 intraveineuse pour une perfusion de 5 minutes variait entre 75 et 100 mg/kg. La DL50 d’une perfusion i.v. de 20 minutes a été de 150 mg/kg. La perfusion a donné lieu à de l’excitation, accompagnée de rougeur de la peau et des muqueuses, de sédation, de dyspnée, de convulsions et de modifications de l’ÉCG. |
| Chien* | intraveineuse | 0,75 mg/kg/min à 110 ou 95 mg/kg 0,62 mg/kg/min à 124 mg/kg 0,45 mg/kg/min à 190 mg/kg / dose unique | La DL50 intraveineuse variait entre 110 et 125 mg/kg pour une vitesse de perfusion de 0,6 à 0,75 mg/kg par minute et était de > 90 mg/kg pour une vitesse de perfusion de 0,45 mg/kg par minute. |
| * Le rapport n’indique ni la race ni le sexe des animaux. | |||
Toxicité à long terme/carcinogénicité
Tableau 13 - Chlorhydrate d’amiodarone intraveineux : études de toxicité subchronique
| Espèce/ Souche | Voie d’administration | Posologie (mg/kg/jour) / Durée | Résultats |
|---|---|---|---|
| Lapin/ hollandais | intraveineuse | 0, 5, 10 et 25/ 6 semaines | Il n’y a pas eu de mortalité reliée au médicament. On a observé une baisse statistiquement significative du compte érythrocytaire et de l’hémoglobinémie tant chez les mâles que chez les femelles, quelle que soit la dose, ainsi que des augmentations notables du taux de cholestérol total (143 % à 200 %), quelle que soit la dose. La lipémie a aussi accusé une hausse notable (168 %) chez les mâles à la dose de 25 mg/kg. Chez les femelles, elle a augmenté sensiblement à la dose de 5 (127 %) et 10 (147 %) mg/kg, mais non à celle de 25 mg/kg. Aucune différence n’a été observée dans les autres paramètres de la chimie sanguine chez les animaux traités comparativement aux témoins. L’autopsie a mis en évidence des taches blanches au foie ou des signes |
| Espèce/ Souche | Voie d’administration | Posologie (mg/kg/jour) / Durée | Résultats |
| cirrhotiques chez plusieurs des animaux traités. Une évaluation au microscope a révélé la présence d’hépatocytes et de cellules de Kupffer à forte teneur en pigments (probablement des hémosidérines) chez plusieurs lapins témoins et traités. Chez plusieurs animaux traités (2, 2 et 1 lapins aux doses de 5, 10 et 25 mg/kg respectivement), une partie du parenchyme hépatique a dégénéré et a été remplacé par du tissu nécrosé entouré de tissu fibreux, lui donnant ainsi une apparence cirrhotique. Néanmoins, on ne considérait pas ces altérations histologiques comme étant reliées à l’administration du médicament. Pour ce qui est des altérations hématologiques et biochimiques, il n’a pas été possible de déterminer un niveau d’administration sans effet toxicologique (NTEL). | |||
| Chien/ Beagle | intraveineuse | 0, 7,5, 15, 30 et 60/ 4 semaines | Des cas de mortalité sont survenus à la dose de 60 mg/kg. Des résultats d’examen physique défavorables ont été observés chez tous les groupes; cependant, la sédation était le seul effet à survenir exclusivement chez les groupes sous traitement médicamenteux à la dose de 30 mg/kg et plus. Le poids corporel et la consommation d’aliments ont diminué aux doses de 30 et 60 mg/kg. Des changements dans les valeurs hématologiques (taux accrus de fibrinogène et de monocytes; baisse du compte érythrocytaire, de l’hématocrite et de l’hémoglobinémie) et biochimiques (taux accrus de cholestérol [de 122 à 216 %], de triglycérides, d’alanine aminotransférase, de phosphatase alcaline, de potassium et de T4; et baisse des taux de protéines et du rapport T3/T4) sont survenus, quelle que soit la dose, mais le plus souvent à 30 mg/kg et plus. |
| Espèce/ Souche | Voie d’administration | Posologie (mg/kg/jour) / Durée | Résultats |
Des changements dans les paramètres cardiaques (réduction de la fréquence cardiaque, allongement des segments PR et ST, et augmentation de l’amplitude de l’onde T) sont survenus à la dose de 60 mg/kg. Une augmentation du poids hépatique a été observée chez tous les groupes sous traitement médicamenteux, tandis que le poids des surrénales et de la prostate a diminué à la dose de 60 mg/kg. Des changements macroscopiques au niveau du foie, de la bile, de la muqueuse colique et de la corticosurrénale sont apparus chez tous les groupes sous traitement médicamenteux. Des caillots et des excroissances au niveau de la valvule mitrale étaient présents chez de nombreux chiens traités, et des lésions pulmonaires (congestion, crépitation, écoulement mousseux à la résection) ont été observées chez les 3 animaux qui sont morts durant l’étude. Des lésions au site d’injection ont été notées chez tous les groupes, y compris chez les témoins. Cependant, la sévérité de ces effets chez les groupes traités suivait un motif de réponse liée à la dose. Un examen microscopique a révélé la présence de macrophages spumeux dans les ganglions lymphatiques, la rate et les plaques de Peyer à la dose de 60 mg/kg, et chez 1 chien ayant reçu 30 mg/kg. À toutes les doses, des îlots cellulaires transparents étaient présents dans la surrénale des chiens. Une cholestase et une régression thymique prononcées ont été observées à la dose de 60 mg/kg; une hyperthyroïdie était évidente chez tous les animaux traités. En conséquence des effets observés, il n’a pas été possible de déterminer un niveau d’administration sans effet toxicologique (NTEL). | |||
| Espèce/ Souche | Voie d’administration | Posologie (mg/kg/jour) / Durée | Résultats |
| Babouin/ Papio papio | intraveineuse | 0, 12,5, 25 et 50/ 4 semaines | Une femelle recevant la dose de 12,5 mg/kg et les 4 animaux recevant celle de 50 mg/kg sont morts ou ont été sacrifiés in extremis. La dose de 50 mg/kg a entraîné des modifications graduelles de l’état général des animaux (prostration, horripilation) à partir de la deuxième semaine. Une diminution de la consommation alimentaire dans tous les groupes d’animaux traités était associée à une perte de poids dans les groupes recevant 25 et 50 mg/kg. Une diminution de la fréquence cardiaque (allongement du segment ST) a été notée chez les animaux des groupes recevant 25 et 50 mg/kg. Des changements dans les paramètres hématologiques (baisse du compte érythrocytaire, de l’hémoglobinémie, de l’hématocrite et de la concentration corpusculaire moyenne en hémoglobine; augmentation du nombre de réticulocytes, de polynucléaires neutrophiles et de monocytes) et biochimiques (augmentation des taux de bilirubine, de triglycérides, d’azote uréique sanguin, de créatinine et de T4) ont été observés dans tous les groupes d’animaux traités. La majorité de ces changements ont été observés chez les animaux traités à raison de 25 et 50 mg/kg. Chez tous les animaux, le poids de la thyroïde avait augmenté, quelle que soit la dose. Le poids du foie et des reins avait augmenté chez ceux recevant de fortes doses et on a constaté une diminution du poids du thymus proportionnelle à la dose. Une décoloration et un aspect cirrhotique du foie ont été observés chez les 4 babouins recevant une dose de 50 mg/kg. Chez les trois animaux qui sont morts pendant l’étude, on a constaté des lésions cardiaques, et deux d’entre eux présentaient un thrombus adhérant à |
| Espèce/ Souche | Voie d’administration | Posologie (mg/kg/jour) / Durée | Résultats |
| l’endocarde et aux valves au niveau du cœur droit, alors que le troisième animal présentait une décoloration du myocarde et du magma nécrosé dans le muscle cardiaque. Ces modifications étaient probablement attribuables à des propriétés irritantes du chlorhydrate d’amiodarone, lorsque celui-ci avait été administré de façon répétée dans les veines céphaliques ou saphènes. Le traitement intraveineux par le chlorhydrate d’amiodarone a provoqué des indurations, des œdèmes, des abcès et des nécroses locales, avec des escarres au niveau des points d’injection. L’importance de ce type de lésions était proportionnelle à la dose. L’injection de l’excipient seul n’a provoqué que des indurations locales, qui ont partiellement régressé lorsqu’on changeait le point d’injection. L’examen microscopique a révélé une augmentation proportionnelle à la dose de l’incidence et de l’importance de l’involution du thymus, quelle que soit la dose, des altérations au niveau de la vésicule biliaire aux fortes doses et une rétention colloïdale au niveau de la thyroïde chez tous les animaux traités. Un niveau d’administration sans effet toxicologique (NTEL) n’a pu être déterminé, en raison de la mortalité, des effets sur la thyroïde et des lésions au niveau du point d’injection. | |||
IV = administration intraveineuse.
Tableau 14 - Chlorhydrate d’amiodarone orale : études de toxicité chronique
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
|---|---|---|---|
| Rat/ Wistar | Orale (gavage) | 100, 200, 300, 450 ou 600/ 3 semaines* | La DL50 était de 420 mg/kg. |
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
| Rat/ Wistar | Orale (gavage) | 0, 100, 200, 300, 450 ou 600/pendant 3 semaines* | La DL50 était supérieure à 600 mg/kg. Il s’est produit une diminution, liée à la dose, du poids corporel moyen des mâles aussi bien que des femelles. |
| Rat/Crl Br | Orale (gavage) | 10, 19, 37,5, 75 ou 150/ 4 semaines | Le traitement médicamenteux à raison de 37,5 mg/kg ou moins n’a pas produit d’effet indésirable. Aux doses de 75 ou 150 mg/kg, il y a eu une détérioration de la santé des animaux. Un taux accru de mortalité est survenu à la dose de 150 mg/kg. L’autopsie a révélé que les animaux morts au cours de l’expérience étaient cachectiques. À la dose de 150 mg/kg, le gain en poids corporel a diminué chez les deux sexes; à la dose de 75 mg/kg, le gain en poids corporel a diminué chez les femelles; la consommation d’aliments était aussi réduite. Malgré l’absence de changements cliniquement significatifs de la pression artérielle chez les animaux traités, des variations du rythme cardiaque sont survenues à la dose de 37,5 mg/kg et plus. Des augmentations notables du nombre des neutrophiles et une diminution du compte lymphocytaire ont été observées chez les animaux du groupe recevant des doses élevées. Les taux cliniques d’azote uréique du sang, de phosphatase alcaline et de cholestérol total et estérifié (reliés à la dose chez les mâles) étaient élevés chez les animaux recevant 75 mg/kg et plus. Il y a eu une augmentation des taux de T4 et une diminution du rapport T3/T4 aux doses de 75 mg/kg et 150 mg. Aux doses de 75 et 150 mg/kg, il y a eu une augmentation des poids pulmonaire et surrénalien, et une diminution du poids du thymus, de la prostate, des vésicules séminales, de l’utérus et des ovaires. À la dose de 37,5 mg/kg et plus, le poids relatif du foie chez les femelles semblait |
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
| légèrement augmenté. À l’examen macroscopique, la seule observation ayant un lien avec le médicament était la présence d’une coloration jaune des ganglions lymphatiques mésentériques chez la plupart des animaux traités à raison de 75 et 150 mg/kg. L’étude histologique a démontré une accumulation reliée à la dose de macrophages spumeux impliquant les ganglions lymphatiques mésentériques avec extension au foie, à la rate et aux poumons. Le cortex surrénalien contenait de la matière d’apparence lipidique. Une involution thymique de degré modéré a été observée chez les animaux recevant des doses élevées, involution pouvant être associée au stress à ce palier posologique. Les thyroïdes des animaux traités présentaient une apparence histologique d’activité accrue. | |||
| Rat/Fisher 344 | Orale (gavage) | Témoin (véhicule), 160/ 7 jours** | Les animaux traités ont manifesté des signes de toxicité au bout du 4e jour, notamment : faiblesse accompagnée d’horripilation, épistaxis et ramollissement des selles. Ces symptômes n’ont montré aucun signe de réversibilité jusqu’au 8e jour après l’arrêt du traitement et, souvent, ont persisté jusqu’au 20e jour. Une mort a été rapportée le 7e jour de la période d’administration. Au début, les gains de poids corporel étaient à la baisse dans tous les groupes, et sont revenus à la normale à la fin du traitement. On a également observé des augmentations du poids du foie et des glandes surrénales, mais ces changements sont revenus aux valeurs initiales 1 ou 2 semaines après l’arrêt du traitement. Une diminution marquée du poids du thymus était partiellement réversible après 2 semaines et entièrement au bout de 8 semaines. L’examen macroscopique a mis en évidence une coloration blanche |
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
| des ganglions lymphatiques mésentériques chez les animaux sacrifiés les 7e et 14e jours. À l’examen histologique, des cellules spumeuses étaient présentes dans les ganglions lymphatiques mésentériques et les poumons. Ces changements ont disparu après une période de récupération d’environ 2 semaines. | |||
| Rat/ Wistar | Orale (gavage) | Témoin (véhicule), 100, 200 ou 300/ 3 mois** | Des augmentations du taux de mortalité reliées à la dose ont été observées (nulle à 100 mg/kg, 15 % à 200 mg/kg et 25 % à 300 mg/kg). Le poids corporel de rats mâles recevant 200 ou 300 mg/kg était diminué de 19 % et 30 %, respectivement. Celui des femelles recevant 300 mg/kg avait diminué de 14 % par rapport aux témoins. L’hémoglobinémie et les numérations érythrocytaires chez les rats mâles et femelles ont accusé une légère baisse à la dose de 200 mg/kg et une chute marquée à celle de 300 mg/kg. À cette dernière dose (300 mg/kg), le rapport lymphocytes circulants/granulocytes a augmenté au cours de l’étude; cette augmentation était plus accentuée chez les femelles. On a observé une augmentation significative des taux d’azote uréique du sang chez les groupes recevant 200 et 300 mg/kg respectivement. L’administration du médicament n’a eu aucune incidence sur la glycémie. À la dose de 100 mg/kg, aucune lésion microscopique n’a été observée, si ce n’est une certaine hypertrophie de la glande thyroïde. À la dose de 200 et 300 mg/kg, il y a eu des cas de congestion centrolobulaire intrahépatique qui était plus marquée chez les animaux recevant la dose élevée. Des lésions du myocarde étaient présentes chez 2 des 14 rats recevant 300 mg/kg. |
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
| Chien/ Beagle | Orale (capsule) | Témoin (véhicule), 100, 200 ou 300/3 mois* | Une baisse de 38 % du poids corporel moyen a été observée chez les animaux traités; elle était attribuable à une moindre consommation d’aliments. Un animal sous traitement était moribond et a dû être sacrifié en raison de son état cachectique. L’autopsie a mis en évidence une sécrétion anormale de bile contenue dans la vésicule biliaire et l’intestin. Il n’y a pas eu d’autres morts au cours de l’étude. Des augmentations cliniquement significatives de l’ALAT (129 %), de l’ASAT (300 %) et de la LDH (363 %) ont été observées chez les animaux traités. À la comparaison, tous les autres paramètres étaient similaires chez le groupe traité et le groupe témoin. Des augmentations du poids absolu et relatif des surrénales et du foie et l’absence de thymus reconnaissable ont été notées chez les chiens traités. Des études macroscopiques ont révélé une congestion des muqueuses digestives (surtout dans l’intestin grêle) et la présence d’une quantité anormale de bile dans la vésicule biliaire ou l’intestin chez les animaux traités. Un examen microscopique a révélé la présence de cellules spumeuses dans les ganglions lymphatiques mésentériques, la rate et le tissu lymphatique du tube digestif. Les cellules spumeuses se caractérisaient par une abondance d’inclusions cytoplasmiques polymorphes probablement d’origine dyslipidique. Un examen au microscope électronique a révélé que la dyslipidose était généralisée, bien que minime dans n’importe quel tissu en particulier. |
| Chien/ Beagle | Orale (mélangée aux aliments à 0 et 30 mg/kg, sous forme de capsule à 150 mg/kg) | Témoin (aliments seuls), 30 ou 150/3 mois* | À la dose de 150 mg/kg, une intolérance digestive (vomissements, diarrhée et anorexie) a été observée pendant le premier mois et demi, et sporadiquement par la suite. Un ptyalisme a été noté tout |
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
au long de l’étude. Concurremment avec de la détresse épigastrique, les chiens recevant 150 mg/kg ont démontré une perte pondérale de 20 % au cours des 40 premiers jours du traitement. Les gains de poids sont revenus à la normale par la suite. À part des altérations peu importantes de plusieurs valeurs hématologiques, les paramètres étaient similaires dans le groupe témoin et le groupe traité. On a constaté une augmentation proportionnelle à la dose des numérations leucocytaires aux trois intervalles d’échantillonnage, et des baisses du nombre des neutrophiles au cours du dernier mois chez les animaux du groupe recevant une dose élevée. Les valeurs biologiques étaient également similaires chez les témoins et les animaux traités. Les taux d’ALAT (SGPT) ont augmenté chez les animaux recevant une dose quotidienne de 150 mg/kg durant le premier mois de l’étude, mais sont revenus à la normale par la suite. Les taux de phosphatase alcaline chez les animaux du groupe à dose élevée ont augmenté au cours de l’étude, mais sont demeurés dans la gamme normale pour cette espèce. Les résultats de l’examen macroscopique post mortem n’avaient rien de particulier. Un chien parmi le groupe recevant des doses élevées a manifesté une hypertrophie de la thyroïde, mais les résultats de l’étude histopathologique n’avaient rien de particulier. Les anomalies histopathologiques généralisées qui ont été constatées étaient sans lien avec l’administration du médicament. Toutes les constatations étaient sans gravité et sont survenues isolément ou étaient des cas isolés ou étaient présentes à la fois chez les animaux traités et les témoins, et | |||
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
| ne pouvaient être attribuées au médicament. | |||
| Chien† | Orale (à même l’alimentation) | Témoin (aliments seuls), 30 ou 60/9 mois | Un animal du groupe témoin est mort au cours du premier mois de l’étude et a été remplacé. Aucun signe clinique anormal ni cas évident d’intolérance gastrique n’a été observé chez les animaux recevant l’amiodarone. Le poids corporel et la consommation d’aliments n’ont pas été modifiés. La seule anomalie significative dans les examens de laboratoire était une hypercholestérolémie reliée à la dose. Des examens macroscopiques et histologiques n’ont révélé que des lésions accidentelles, probablement secondaires à des maladies opportunistes. Il n’y a eu aucune différence marquée dans le poids des organes entre les animaux traités et les témoins. |
| Porc* | Orale (à même l’alimentation) | Témoin (aliments seuls), 10, 20, 50 ou 150/3 mois | À la dose de 150 mg/kg, les signes cliniques de toxicité observés étaient notamment une ataxie, une hypotonie et une absence de gain pondéral; l’appétit n’a pas été modifié. Au premier mois et demi, 2 animaux recevant des doses élevées sont morts durant les prélèvements sanguins. Une autopsie n’a révélé qu’une gastrite et une ulcération gastrique. Au deuxième mois et demi, les deux derniers porcs recevant des doses élevées ont été sacrifiés in extremis. Les résultats de l’autopsie n’avaient rien de particulier. Aucune autre mort n’a été notée. Les animaux dans les autres groupes traités n’ont manifesté aucun signe de toxicité, et les gains de poids étaient comparables à ceux des témoins. Les animaux du groupe à dose élevée n’ont pas subi de tests sanguins en raison de la mort de deux d’entre eux lors du premier prélèvement d’échantillons sanguins et de la santé médiocre des 2 animaux restants. Chez tous les autres |
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
animaux, les résultats étaient dans les limites normales. Les valeurs pour un certain nombre d’épreuves cliniques étaient similaires chez les animaux du groupe traité et du groupe témoin. À part la présence de gastrite et d’ulcères notés chez les animaux recevant 150 mg/kg, aucune autre lésion macroscopique n’était attribuable à l’ingestion du médicament. Un animal témoin a également manifesté une gastrite. L’examen histologique a montré que des doses de 10, 20 ou 50 mg/kg ne produisaient d’effets toxiques sur aucun des organes étudiés. À la dose de 150 mg/kg, des lésions hépatiques et un dysfonctionnement endocrinien (pituitaire, thyroïde, surrénale) étaient présents chez les porcs sous traitement depuis deux mois et demi. Dans le foie, ceci se caractérisait par une désorganisation du parenchyme hépatique, une nécrose focale, une sclérose des interstices de Kiernan et la présence de macrophages à pigmentation brune dans les espaces interstitiels. Au niveau du système endocrinien, le cortex surrénalien a mis en évidence des grappes lymphomonocytaires et des foyers hémorragiques prédominant dans la zone fasciculée. La présence d’une hyperfonction était évidente à la fois dans la zone glomérulée et la zone fasciculée du cortex surrénalien. Au niveau de la thyroïde, la présence de nombreuses cellules folliculaires de plus grande taille que la normale accompagnant le cytoplasme vacuolaire suggérait une activité accrue. Dans l’hypophyse d’un porc du groupe 150 mg/kg, les cellules basophiles étaient plus nombreuses et plus grosses que la normale. | |||
| Espèce/ Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
| Porc* | Orale (à même l’alimentation) | Témoin (aliments seuls), 50/ 10 mois | Il n’y a pas eu de mortalité, ni de comportement anormal ou de signes cliniques de toxicité. On a observé une augmentation parallèle du poids corporel chez les sujets traités et les témoins. Aucune anomalie n’a été notée dans les résultats des examens hématologiques, chimiques, ophtalmiques ou macroscopiques. |
* Les animaux recevaient le médicament 5 jours par semaine. ** Le traitement était suivi du sacrifice séquentiel de 7 animaux les jours 11, 18, 25, 39, 67 et 121 de l’étude. † Le rapport n’identifie pas la souche. | |||
Tableau 15 - Chlorhydrate d’amiodarone oral : études de toxicité chronique/cancérogénicité
| Espèce/Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats | |
|---|---|---|---|---|
Souris/ BGC3F1 | Orale (gavage) | 0, 5, 16, 50/ 20 mois | Aucun effet attribuable au médicament n’a influencé le taux de mortalité. Les observations cliniques défavorables se résumaient surtout à un traumatisme génito-urinaire, consécutif à une querelle entre des mâles occupant la même cage, et à des masses palpables. Celles-ci étaient principalement reliées à la présence de tumeurs. Le gain pondéral et l’ingestion d’aliments étaient légèrement augmentés chez les mâles traités durant les premiers mois de l’étude seulement; cet effet n’était pas relié à la dose. Une augmentation proportionnelle à la dose du poids thyroïdien chez les deux sexes a été observée. Un examen macroscopique a mis en évidence une hypertrophie thyroïdienne. À l’examen histopathologique, on a observé une augmentation de l’incidence et du degré d’hyperplasie reliés à la dose, dans les thyroïdes des animaux étudiés. Cependant, les seules tumeurs thyroïdiennes diagnostiquées étaient des adénomes folliculaires, constatés chez un témoin et quatre animaux du groupe à dose élevée et | |
| Espèce/Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats | |
| se situant dans la gamme des valeurs normales pour cette espèce à cet âge. Aucune autre altération non néoplasique ou néoplasique associée au traitement n’a été observée. Le reste des tumeurs diagnostiquées ont été identifiées comme étant d’occurrence commune chez les souris. Il n’y a eu aucune augmentation de l’incidence ou du taux d’altération du caractère biologique de ces tumeurs chez les animaux traités comparativement aux témoins. En outre, les frottis sanguins pris au moment de l’autopsie n’ont révélé aucun effet attribuable au traitement. | ||||
| Rat/ Sprague-Dawley CD | Orale (gavage) | 0, 5, 16, 50/ 104 semaines | Il n’est survenu aucun effet sur le taux de mortalité. Le traitement médicamenteux à raison de 16 et 50 mg/kg/jour chez les mâles et les femelles a provoqué des effets mineurs, notamment : salivation immédiate après administration de la dose, coloration de la fourrure/mouvement de toilette réduit, dodelinage des avant-pieds, baisse de consommation des aliments, réduction du gain de poids corporel, baisse des comptes érythrocytaires et augmentation du taux de phosphatase alcaline et de cholestérol. Le poids du foie a augmenté marginalement chez les mâles traités à raison de 50 mg/kg/jour. À l’examen terminal, on a observé une incidence accrue de foyers pâles dans les poumons de tous les groupes de mâles traités et de toutes les femelles recevant 16 et 50 mg/kg par jour, d’agrandissement de la thyroïde chez tous les groupes de mâles traités, d’hépatomes chez les mâles recevant 50 mg/kg par jour, et une incidence légèrement plus élevée de masses pancréatiques chez les groupes de mâles traités. Le poids du foie était marginalement plus élevé chez les mâles recevant 50 mg/kg par jour, et le poids thyroïdien était | |
| Espèce/Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats | |
nettement plus élevé chez les mâles recevant 50 mg/kg par jour. Une incidence accrue de modifications néoplasiques à la thyroïde (kystes sébacés) est survenue chez tous les groupes traités. Ces altérations étaient, dans l’ensemble, statistiquement significatives pour tous les groupes de mâles, mais seulement à la dose quotidienne de 16 mg/kg/jour et plus chez les femelles. Les constatations non néoplasiques étaient notamment des modifications à la thyroïde, quelle que soit la dose administrée, ainsi que des lésions pulmonaires chez tous les groupes de mâles traités et les femelles recevant 16 ou 50 mg/kg par jour. Des altérations des ganglions lymphatiques sont apparues chez les mâles et les femelles recevant 16 ou 50 mg/kg par jour, et des lésions générales et thymiques chez les mâles recevant 50 mg/kg par jour. | ||||
Tableau 16 - Chlorhydrate d’amiodarone oral : études de toxicité chronique
| Espèce/Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats | ||
|---|---|---|---|---|---|
Chien/ Beagle | Orale (gavage) | 0, 12,5, 25, 50, 100/ 12 mois, plus une période de récupération de 3 mois | De la mortalité et des signes cliniques défavorables (troubles de l’équilibre et de la locomotion, vomissements, diarrhée, tremblements) sont survenus à la dose quotidienne de 25 mg/kg et plus. Des altérations sont apparues à l’ECG aux doses de 50 et 100 mg/kg par jour. Une dyslipidose caractérisée par la présence de cellules spumeuses a été observée à la dose de 25 mg/kg/jour et plus dans les ganglions lymphatiques et les poumons. Les lésions intrapulmonaires semblaient entièrement réversibles après trois mois d’absence de traitement à la dose de 25 mg/kg/jour. La dyslipidose pourrait être associée aux augmentations des taux de cholestérol total et estérifié (sans aucune modification du ratio), accompagnées d’une augmentation | ||
| Espèce/Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats | ||
modérée, mais non uniforme, des taux de triglycérides et de phospholipides. Un syndrome de malabsorption s’est manifesté chez certains animaux traités à raison de 100 mg/kg/jour. Il était caractérisé par de la diarrhée, des vomissements, une anorexie, une perte de poids et une atrophie partielle ou subtotale des villosités jéjunales, accompagnés de la présence de cellules spumeuses observées à l’examen histologique. Des altérations de la fonction thyroïdienne se caractérisaient par une augmentation du taux de T4 à l’administration de doses de 12,5 mg/kg/jour et plus, sans aucune variation des taux de T3 ni du poids thyroïdien. Aucune altération pathologique présente dans cet organe n’a été attribuée au traitement médicamenteux. L’augmentation du taux de T4 était réversible à la fin de la phase de récupération. Des effets indésirables mineurs, comme une cholestase et des altérations non spécifiques, notamment la régression ou la disparition du thymus, une amyotrophie et une altération de la spermatogenèse chez les mâles, ont également été signalés aux doses de 50 et 100 mg/kg/jour. | |||||
Toxicité pour la reproduction et le développement
Des études sur la toxicologie de la reproduction ont été effectuées par administration orale aussi bien qu’intraveineuse. Le chlorhydrate d’amiodarone a été administrée par gavage oral à des souris, des rats et des lapins, et par voie intraveineuse à des rats (perfusion continue) et à des lapins (injection par bolus). En outre, le risque d’effets mutagènes a fait l’objet d’évaluation dans le cadre d’études fondées sur une formule orale.
Tableau 17 - Chlorhydrate d’amiodarone orale : études sur la reproduction
| Espèce/Souche | Voie d’administration | Posologie (mg/kg par jour) / Durée | Résultats | ||
|---|---|---|---|---|---|
Souris/ NMRI | Orale (gavage) | 0 (témoin : eau), 5, 50 ou 100/ du 1er au 15e jour de gestation | Le traitement médicamenteux n’a entraîné aucune malformation fœtale chez les souriceaux. Cependant, on a observé une nette diminution du nombre | ||
| Espèce/Souche | Voie d’administration | Posologie (mg/kg par jour) / Durée | Résultats | ||
| de petits sur la portée en raison du nombre accru de résorptions. On a conclu, à partir des résultats de cette étude, que l’amiodarone avait des effets toxiques sur l’embryon chez la souris. Puisque les signes de toxicité chez la mère n’étaient pas rapportés lors de cette étude, on ne peut faire aucune déclaration concernant l’association entre les effets toxiques chez la mère et le fœtus. | |||||
Souris/ Charles River | Orale (gavage) | 0 (témoin : véhicule), 5, 50 ou 100/du 1er au 16e jour de gestation; 50 mg/kg dans un groupe additionnel du 6e au 16e jour de gestation | Le traitement médicamenteux, à raison de 50 mg/kg, administré du 6e au 16e jour de gestation ne semblait pas produire de réactions toxiques chez le fœtus. Aux doses de 5, 50 et 100 mg/kg, administrées du 1er au 16e jour de gestation, la substance n’a entraîné aucune réduction du nombre de nidations et n’a causé aucune malformation fœtale. L’étude n’a démontré aucun effet tératogène chez les souris. | ||
Rat/OFA (Sprague-Dawley) | Orale (gavage) | Témoin (véhicule), 10, 30, 60 ou 90/Mâles - 64 jours avant l’accouplement et tout le long de la période d’accouplement. Femelles - 64 jours avant l’accouplement, tout au long de la période d’accouplement, pendant la gestation et jusqu’à la fin, le 21e jour du post-partum. | Il n’y a pas eu d’effets sur la survie de F0, ni sur les observations cliniques ou sur celles du post-partum. Les femelles ayant reçu 60 mg/kg ont accusé une légère diminution du gain de poids corporel à partir de la 8e semaine, et, dans le cas de celles recevant 90 mg/kg, cette diminution a duré tout au long de la période d’accouplement et de gestation. Cette baisse peut avoir été la conséquence d’une réduction significative du poids et de la taille de la portée de ces groupes. Les mâles ont accusé une baisse marginale de gain pondéral seulement quand ils recevaient la dose la plus élevée. La consommation d’aliments était comparable dans l’ensemble des groupes. Il n’y a pas eu d’effet sur le caractère du cycle œstral et l’intervalle avant le coït. Cependant, le coefficient de fécondité | ||
| Espèce/Souche | Voie d’administration | Posologie (mg/kg par jour) / Durée | Résultats | ||
était sensiblement diminué chez les animaux du groupe recevant 90 mg/kg. Le traitement médicamenteux n’a exercé aucun effet défavorable sur la parturition, si ce n’est la mort subite d’une femelle du groupe recevant 60 mg/kg, après avoir donné naissance à 9 fœtus vivants. Durant la période d’allaitement, le gain pondéral moyen des femelles était sensiblement diminué parmi le groupe recevant la dose la plus élevée durant les 10 premiers jours; le gain pondéral était normal parmi les autres groupes. On n’a observé aucune anomalie reliée au médicament chez la progéniture. La viabilité postnatale était réduite au sein du groupe 90 mg/kg. La croissance et le développement fonctionnel de la progéniture étaient comparables chez l’ensemble des groupes, sauf chez celui recevant 90 mg/kg, où le gain pondéral des petits était très diminué du 1er au 10e jour du post-partum, mais pas par la suite. L’autopsie terminale des animaux adultes et de la progéniture qui n’étaient pas sélectionnés pour la continuation de l’étude n’a mis en évidence aucune anomalie reliée au traitement. Le développement fonctionnel de deux des cinq sens classiques (ouïe et vision) et des réflexes des petits était comparable parmi tous les animaux des groupes traités et témoins, comme l’était le gain pondéral à partir du 40e jour et les cycles œstraux du 80e au 100e jour du post-partum. | |||||
Rat/ Wistar | Orale (gavage) | Témoin (eau) et 200/du 1er au 21e jour de gestation | Les femelles sous traitement médicamenteux ont affiché des résultats défavorables à l’examen physique (apragmatisme, pelage hérissé et terne) et une diminution du gain pondéral. Une conjonctivite et une suppuration nasale | ||
| Espèce/Souche | Voie d’administration | Posologie (mg/kg par jour) / Durée | Résultats | ||
sanguinolente ont été observées chez plusieurs des rats traités. 6 des 30 rats traités sont morts au cours de l’étude. On a observé chez ces animaux la présence de macérations des viscères abdominales et une entérite sévère. La mortalité mise à part, le pourcentage de réussite des accouplements était comparable dans le groupe traité et le groupe témoin. Le traitement médicamenteux (200 mg/kg) était associé à des effets toxiques sur l’embryon. Le nombre de résorptions exprimé en pourcentage des gestations ou en pourcentage des nidations fœtales était sensiblement augmenté dans le groupe traité comparativement aux témoins. Le pourcentage de femelles présentant des fœtus ayant des malformations majeures, et le pourcentage de fœtus présentant des malformations majeures ont augmenté dans le groupe traité. Par ailleurs, vu le nombre restreint de portées viables provenant des rates traitées, on ne peut tirer de conclusion en ce qui concerne les effets tératogènes. Le poids moyen des fœtus du groupe traité était aussi légèrement inférieur par rapport au groupe témoin. | |||||
| Rat/ Sprague-Dawley | Orale (gavage) | 0 (témoin : eau), 10, 30 ou 90/ 64 jours avant l’accouplement, pendant l’accouplement et du 1er au 19e jour de la gestation (femelles seulement) | Avant l’accouplement, les animaux traités n’ont manifesté aucun changement au niveau du comportement, de la consommation d’aliments ou des cycles œstraux. Le gain pondéral moyen était légèrement diminué chez les femelles recevant 90 mg/kg. Bien que sept morts soient survenues durant la période précédant l’accouplement, aucun de ces cas n’était jugé comme étant lié au traitement par l’amiodarone. Bien qu’on n’ait observé aucune différence notable, la période d’accouplement était généralement plus | ||
| Espèce/Souche | Voie d’administration | Posologie (mg/kg par jour) / Durée | Résultats | ||
courte chez les groupes traités comparativement aux témoins. On a observé une augmentation significative du nombre d’accouplements stériles parmi le groupe recevant 90 mg/kg. La diminution du nombre de corps jaune et de nidations parmi les mères du groupe sous traitement par la dose la plus élevée peut expliquer, en partie, la baisse du taux de fécondabilité. Puisque la perte totale des portées due aux résorptions est survenue chez 1 ou 2 des mères de chaque groupe sous traitement, et aucune perte chez le groupe témoin, le pourcentage de résorptions fœtales était plus élevé chez les groupes traités par rapport au groupe témoin. Déduction faite de ces pertes totales de portées, aucune augmentation notable de l’incidence de résorptions fœtales n’a eu lieu dans n’importe lequel des groupes traités. Aucun effet tératogène n’a été observé. Le nombre de fœtus présentant des anomalies bénignes (la plus commune étant une ossification squelettique incomplète) était sensiblement plus élevé chez les groupes traités par rapport aux témoins. Cependant, ces anomalies mineures étaient surtout dues à un retard de croissance fœtale, phénomène qui est réversible, et ne sont pas des indices d’un incident tératogène authentique. Ainsi, il a été conclu que l’amiodarone était sans effet potentiellement tératogène chez les rates. | |||||
| Rat/ Sprague-Dawley | Orale (gavage) | 0 (témoin : véhicule), 10, 30 ou 90/ du 14e jour de la gestation au 21e jour du post-partum | Il n’y a eu aucune manifestation clinique de toxicité et aucune rate n’est morte. Une baisse du gain pondéral moyen chez les mères a été observée à partir du 16e jour de gestation dans le groupe traité à raison de 90 mg/kg. Aucune différence de gain pondéral n’a été | ||
| Espèce/Souche | Voie d’administration | Posologie (mg/kg par jour) / Durée | Résultats | ||
observée durant l’allaitement. La durée de la période de gestation est demeurée inchangée et le traitement par l’amiodarone n’a eu aucun effet sur la parturition. Le ratio moyen taille de portée vive/sexe était comparable chez les groupes traités et témoins. Le poids fœtal moyen était notablement diminué (18 % plus faible par rapport aux témoins) seulement chez les animaux recevant 90 mg/kg. Cette différence s’est accrue aux 4e et 10e jours de vie néonatale (-29 % et -31 % respectivement), mais est demeurée stable par la suite. Bien que le nombre de petits nés des femelles traitées dans ce groupe était le même que dans le groupe témoin, le taux de mortalité néonatale y était plus élevé. De cette progéniture terminale, un tiers des petits sont morts durant la période allant de la naissance au 4e jour, et le reste entre le 5e jour et le sevrage. L’autopsie n’a révélé aucune anomalie reliée à l’ingestion du médicament chez aucun des petits sacrifiés le 21e jour. Un des petits du groupe recevant 10 mg/kg a manifesté une agénésie du membre arrière droit et une queue courte. | |||||
| Rat/ Sprague-Dawley | Orale (gavage) | 0 (témoin : eau), 5, 50 ou 100/ du 1er au 15e jour de gestation | Le traitement médicamenteux n’a eu aucun effet toxique sur les fœtus des rates auxquelles on administrait des doses pouvant atteindre 100 mg/kg. Il n’y avait aucune différence notable entre les groupes traités et non traités dans le ratio nombre de fœtus vivants à terme/ nombre de nidations. Aucun des fœtus examinés ne manifestait de malformations externes quelconques ni d’anomalies microscopiques ou squelettiques. | ||
| Lapin/ Lièvre belge | Orale (gavage) | 0 (témoin : eau), 5, 50 ou 100/ du 1er au 18e jour de gestation | Ni le nombre des nidations ni celui des fœtus vivants observés au moment du sacrifice ne semblaient varier selon qu’il | ||
| Espèce/Souche | Voie d’administration | Posologie (mg/kg par jour) / Durée | Résultats | ||
| s’agissait des groupes traités ou des témoins. Le nombre des résorptions fœtales était plus élevé que chez les témoins, dans les groupes traités à doses faibles et moyennes, mais était inférieur dans le groupe à doses élevées. Le traitement médicamenteux n’a pas modifié la fécondabilité des animaux. L’examen des fœtus n’a révélé aucune malformation. | |||||
Tableau 18 - Études de mutagénicité
| Étude | Système-test | Concentrations | Conclusions |
|---|---|---|---|
| Test d’Ames | S. typhimurium Souches de contrôle TA 98 TA 100 TA 1535 TA 1537 TA 1538 | Non identifiée | Aucun signe évident de mutagénicité ne s’est manifesté en la présence ou en l’absence de S-9. |
| Épreuve d’induction lysogène | Souches bactériennes GY5027 GY4015 | Non identifiée | Des concentrations approchant les niveaux toxiques (≈ 100 microgrammes /boîte) n’ont produit aucune augmentation de lyse spontanée. |
| Test du micronoyau | Souris/ Charles River | 50, 100, 225 mg/kg (chaque animal recevait 2 injections intrapéritonéales administrées sur une période de 24 heures) | Le traitement n’a provoqué aucune augmentation du nombre de micronoyaux par 200 érythrocytes polychromatiques. |
Tableau 19 - Chlorhydrate d’amiodarone intraveineuse : études sur la reproduction
| Espèce/Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
|---|---|---|---|
| Rat/ CD® BR | (Perfusion) intraveineuse | 0 (solution saline), 0 (bouillon), 25, 50, 100/ du 8e au 16e jour | Une augmentation de l’incidence des anomalies physiques mineures, liées au mode d’injection, et des anomalies autoptiques ont été observées au fur et à mesure de l’augmentation des doses et de la |
| Espèce/Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
durée du traitement. Les gains de poids étaient diminués dans le groupe témoin recevant le bouillon. Une diminution du gain de poids, associée à la dose, a été observée chez les animaux des groupes recevant 50 à 100 mg/kg, comparativement à ceux des groupes témoins recevant une solution saline ou du bouillon. La consommation alimentaire était diminuée chez les animaux recevant 100 mg/kg, par rapport à ceux de l’un ou l’autre groupe témoin. Le taux de résorptions fœtales a augmenté, tandis que la taille vive de la portée et le poids à la naissance ont diminué à une dose de 100 mg/kg. Un retard de l’ossification sternale et métacarpienne a été observé avec la dose de 100 mg/kg. Ce retard était réversible et a été associé à la diminution du poids à la naissance pour ce groupe particulier. Le tissu thyroïdien des fœtus semblait normal dans tous les groupes. Le niveau d’administration sans effet toxicologique (NTEL) chez les mères était de 50 mg/kg, calculé selon la réduction du gain pondéral et de la consommation alimentaire, chez les animaux recevant 100 mg/kg. Le niveau d’administration sans effet toxicologique (NTEL) sur le développement était de 50 mg/kg, calculé selon le taux de résorptions, la diminution de la taille vive de la portée, le poids à la naissance et le retard de l’ossification sternale et métacarpienne. | |||
| Lapin/ hollandais | intraveineuse | 0, 5, 10 et 25/du 8e au 16e jour de gestation | On n’a observé aucune modification associée à la dose sur le comportement ou le poids des mères pendant l’étude. Le seul signe de toxicité observé chez les mères consistait en une augmentation significative de la mortalité dans les groupes recevant la plus forte dose. La mortalité était de 1, 3, 5 et 8 animaux dans le groupe témoin et ceux recevant les doses faible, moyenne et élevée, respectivement. Les examens |
| Espèce/Souche | Voie d’administration | Dose (mg/kg/jour) / Durée | Résultats |
| autoptiques ont révélé des dégénérescences hépatiques dans le groupe témoin, des bronchopneumonies dans le groupe recevant la faible dose et des bronchopneumonies avec péritonites et entérites chez les lapines recevant les doses moyenne ou élevée. Le poids moyen des fœtus était significativement diminué dans le groupe recevant les doses faible ou moyenne. Des signes notables d’embryotoxicité étaient présents dans les groupes recevant 10 et 25 mg/kg. Toutefois, on n’a pas observé de différence significative dans le nombre d’anomalies congénitales mineures ni aucune anomalie congénitale majeure. | |||
| IV = administration intraveineuse | |||
- 17.
Monographies de référence
- 1. Cordarone, comprimés 200 mg, numéro de contrôle 189723, Monographie de produit, Pfizer Canada Inc. (2016-02-18)
- 2. CHLORHYDRATE D’AMIODARONE POUR INJECTION (Injectable [solution stérile], 50 mg/mL), numéro de contrôle 291661. Monographie de produit, Sandoz Canada Inc. (2025-05-13)