


Monographie de produit - Aptivus
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
- 4. POSOLOGIE ET ADMINISTRATION, 4.4 ADMINISTRATION 01/2021
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES........................ 6
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 6
4.1 Considérations posologiques............................................................................. 6
4.2 Posologie recommandée et ajustement posologique ...................................... 6
4.4 Administration ................................................................................................... 7
4.5 Dose omise ........................................................................................................ 7
5 SURDOSAGE .............................................................................................................. 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
7.1 Populations particulières ................................................................................. 13
7.1.1 Femmes enceintes ........................................................................................... 13
7.1.2 Femmes qui allaitent ....................................................................................... 14
7.1.3 Enfants ............................................................................................................. 14
7.1.4 Personnes âgées .............................................................................................. 14
8 EFFETS INDÉSIRABLES .............................................................................................. 15
8.2 Effets indésirables observés dans les études cliniques ................................... 15
8.2.1 Effets indésirables observés au cours des études cliniques – enfants ............ 24 8.3 Effets indésirables peu courants observés au cours des études cliniques ..... 25
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ..................................................................... 25
8.5 Effets indésirables observés après la mise en marché .................................... 27
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 28
9.1 Interactions médicamenteuses graves ............................................................ 28
9.2 Aperçu des interactions médicamenteuses .................................................... 28
9.3 Interactions médicament-comportement....................................................... 29
9.4 Interactions médicament-médicament ........................................................... 29
9.5 Interactions médicament-aliment ................................................................... 55
9.6 Interactions médicament-plante médicinale .................................................. 55
9.7 Interactions médicament-examens de laboratoire ......................................... 56
10 PHARMACOLOGIE CLINIQUE .................................................................................... 56
10.1 Mode d’action ................................................................................................. 56
10.2 Pharmacodynamie ........................................................................................... 56
10.3 Pharmacocinétique .......................................................................................... 57
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 68
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 68
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 69
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 69
14 ÉTUDES CLINIQUES .................................................................................................. 70
14.1 Essai clinique par indication ............................................................................ 70
15 MICROBIOLOGIE ...................................................................................................... 79
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 81
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ....................................................................... 84
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
APTIVUS (capsules de tipranavir) est indiqué, en association avec 200 mg de ritonavir, pour le traitement antirétroviral d’association des patients adultes infectés par le VIH-1, ayant déjà reçu un traitement et présentant des souches de VIH-1 résistant à l’administration de plus d'un inhibiteur de la protéase.
Avant d’instaurer un nouveau traitement aux patients ne répondant plus à un traitement antirétroviral, il est important de considérer les traitements administrés antérieurement au patient et les caractéristiques de mutations associées aux différents médicaments.
Pour une description des données cliniques corroborant cette indication, voir 14 ÉTUDES CLINIQUES.
1.1 Enfants
Enfants (2 à 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’APTIVUS dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
Enfants (moins de 2 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
Voir les sections 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE.
1.2 Personnes âgées
Personnes âgés (>65 ans) : Les études cliniques sur APTIVUS ne comportaient pas suffisamment de sujets âgés de 65 ans et plus pour déterminer si cette population de patients répond différemment au traitement par rapport aux patients plus jeunes. Règle générale, il faut faire preuve de prudence lorsqu’on administre APTIVUS à des patients âgés en raison de la fréquence plus élevée d’une fonction hépatique, rénale ou cardiaque réduite, de maladies concomitantes ou d’autres traitements médicamenteux. Voir les sections 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE.
2 CONTRE-INDICATIONS
APTIVUS est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
Ce produit est contre-indiqué en présence de maladies héréditaires rares pouvant être incompatibles avec un excipient du produit (voir 7 MISES EN GARDE et PRÉCAUTIONS).
APTIVUS est contre-indiqué chez les patients présentant une insuffisance hépatique modérée ou grave (catégorie Child-Pugh B ou C, respectivement).
APTIVUS renferme du Cremophor ® EL. Il faut faire preuve de prudence lorsqu’on administre des médicaments renfermant du Cremophor® EL (p. ex., cyclosporine i.v. et paclitaxel i.v.) aux patients ayant déjà présenté une réaction d’hypersensibilité au Cremophor® EL.
L’administration concomitante d’APTIVUS et de 200 mg de ritonavir et de médicaments dont la clairance est en grande partie fonction du CYP3A et pour lesquels des concentrations plasmatiques élevées sont associées à des réactions graves et/ou possiblement mortelles est contre-indiquée. Ces médicaments sont énumérés au Tableau 1 ci-dessous.
Tableau 1 : Médicaments dont l’administration est contre-indiquée avec APTIVUS en association avec le ritonavir
Catégorie médicamenteuse Médicaments de la catégorie dont l’administration est contre-indiquée avec APTIVUS en association avec le ritonavir
Antagoniste du récepteur
alpha-1-adrénergique
Alfuzosine
Antiarythmiques Amiodarone, flécaïnide, propafénone
Antigoutteux Colchicine+
Antimycobactériens Rifampine
Dérivés ergoliniques Dihydroergotamine, ergonovine, ergotamine
Herbes médicinales Millepertuis (Hypericum perforatum)
Inhibiteurs de la HMG-CoA-
réductase
Lovastatine, simvastatine
Inhibiteurs de la PDE5 Sildénafil, lorsqu’il est utilisé pour le traitement de l’hypertension artérielle pulmonaire*
Neuroleptiques Pimozide, quétiapine
Sédatifs/somnifères Midazolam par voie orale, triazolam par voie orale
* Voir le Tableau 9 pour l’utilisation du sildénafil pour le traitement de la dysfonction érectile. + Voir le Tableau 8 pour les contre-indications et le Tableau 9 pour la posologie avec les patients ayant une fonction hépatique et rénale normale.
Comme il est nécessaire d’administrer APTIVUS avec une faible dose de ritonavir (RTV), on recommande de consulter la monographie du ritonavir pour une description des contre-indications relatives au ritonavir.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Lorsqu’il est administré en association avec 200 mg de ritonavir, APTIVUS a été associé à des hémorragies intracrâniennes mortelles et non mortelles (voir 7 MISES EN GARDE et PRÉCAUTIONS).
Lorsqu’il est administré en association avec 200 mg de ritonavir, APTIVUS a été associé à une hépatite clinique et une décompensation hépatique, dont certaines ont été mortelles. Une surveillance additionnelle, notamment sur le plan clinique et en termes de tests de laboratoire, est de mise chez les patients souffrant d’une co-infection d’hépatite B ou C chronique, étant donné que le risque d’hépatotoxicité chez ces patients est plus élevé (voir 7 MISES EN GARDE et PRÉCAUTIONS, Atteinte hépatique).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
APTIVUS doit être administré avec 200 mg de ritonavir pour assurer son effet thérapeutique. Les patients devraient être avisés en conséquence.
Consulter également la monographie du ritonavir pour les contre-indications, les mises en garde, les précautions, les effets secondaires et les interactions médicamenteuses possibles.
Les taux de triglycérides et de cholestérol devraient être mesurés avant l’instauration du traitement par tipranavir et pendant le traitement.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée d’APTIVUS est de 500 mg (deux capsules à 250 mg), administrées avec 200 mg de ritonavir (faible dose), deux fois par jour.
Posologie pour les patients âgés
Règle générale, il faut faire preuve de prudence lorsqu’on administre APTIVUS à des patients âgés en raison de la fréquence plus élevée d’une fonction hépatique, rénale ou cardiaque réduite, de maladies concomitantes ou d’autres traitements médicamenteux. Voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE.
Posologie pour les enfants
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE.
Posologie pour les patients souffrant d’insuffisance hépatique
APTIVUS est contre-indiqué chez les patients souffrant d’insuffisance hépatique modérée ou grave (catégorie Child-Pugh B ou C, respectivement) (voir 2 CONTRE-INDICATIONS). APTIVUS, administré avec 200 mg de ritonavir, devrait être utilisé avec précaution chez les patients souffrant d’une insuffisance hépatique légère (catégorie Child-Pugh A); ces patients devraient faire l’objet d’une surveillance étroite.
4.4 Administration
APTIVUS, administré avec 200 mg de ritonavir, devrait être pris avec de la nourriture.
Les capsules APTIVUS doivent être avalées en entier, sans être ouvertes, ni mâchées.
APTIVUS, administré avec 200 mg de ritonavir, devrait être pris avec au moins deux autres agents antirétroviraux. Suivre les directives de la monographie du fabricant des autres agents antirétroviraux.
APTIVUS, administré avec 200 mg de ritonavir, entraîne une réduction de l’ASC de la didanosine. La didanosine entéro-soluble devrait être administrée à au moins 2 heures d’intervalle du tipranavir, administré avec 200 mg de ritonavir, pour éviter une incompatibilité entre les médicaments.
4.5 Dose omise
Les patients doivent être avisés de la nécessité de prendre APTIVUS tous les jours selon les directives du médecin. Si le patient oublie de prendre une dose, il ne doit pas doubler la prochaine dose, mais prendre la dose suivante dès que possible.
5 SURDOSAGE
Il n’y a aucun antidote connu en cas de surdosage avec APTIVUS. Le traitement du surdosage devrait comporter des mesures de soutien générales, y compris la surveillance des signes vitaux et l’observation de l’état clinique du patient. Du charbon activé peut également être administré pour favoriser l’élimination du médicament non absorbé. Étant donné la liaison protéinique élevée du tipranavir, il est peu probable que la dialyse soit utile pour éliminer ce médicament de façon significative.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 – Formes posologiques, concentrations, composition et emballage
Les capsules de gélatine molle APTIVUS à 250 mg sont de couleur rose, de forme oblongue, avec la mention « TPV 250 » imprimée en noir. Les capsules APTIVUS sont fournies dans des flacons en HDPE avec capuchon à l’épreuve des enfants contenant 120 capsules.
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Administration par voie orale | Capsules, 250 mg Chaque capsule APTIVUS renferme 250 mg de tipranavir. | Cremophor® EL (huile de ricin polyoxyl 35) éthanol mono/diglycérides d’acide octanoïque/caprique gallate de propyle 1,2-propylèneglycol eau purifiée trométamol Coquille de la capsule : gélatine oxyde de fer rouge 1,2-propylèneglycol eau purifiée « mélange spécial de glycérine à base de sorbitol »(D-sorbitol, sorbitan, mannitol et glycérine) dioxyde de titane Encre noire d’impression : hydroxyde d’ammonium acétate d’éthyle oxyde de fer noir alcool isopropylique Macrogol phthalate d’acétate de polyvinyle 1,2-propylèneglycol eau purifiée ASD 35. | ||
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
APTIVUS doit être administré avec 200 mg de ritonavir pour assurer son effet thérapeutique (voir 4 POSOLOGIE ET ADMINISTRATION). Si APTIVUS n’est pas correctement administré avec le ritonavir, les concentrations plasmatiques de tipranavir seront réduites et pourraient être insuffisantes pour obtenir l’effet antiviral recherché. Les patients devraient être avisés de cette mise en garde. Consulter la monographie du ritonavir pour des renseignements additionnels sur les précautions à prendre.
APTIVUS renferme jusqu’à 50,4 mg de sorbitol par dose quotidienne maximale recommandée. Les patients présentant une intolérance au fructose, une affection héréditaire rare, ne doivent pas prendre ce médicament.
Chaque capsule APTIVUS contient de l’éthanol à 7 % (v/v). Il faut tenir compte de cette information chez les femmes enceintes ou qui allaitent, les enfants et chez les groupes à risque élevé tels que les personnes atteintes d’une maladie hépatique ou d’épilepsie. L’éthanol peut être nocif chez les personnes aux prises avec l’alcoolisme.
Cancérogenèse et mutagenèse
Données sur les animaux seulement (voir 16 TOXICOLOGIE NON CLINIQUE).
Cardiovasculaire
Prolongation de l’intervalle QT
Une étude spécifique sur l’intervalle QTc a été menée avec des doses thérapeutiques et suprathérapeutiques d’APTIVUS en association avec le RTV (TPV/r à 500/200 mg et TPV/r à 750/200 mg) auprès de volontaires masculins et féminins en santé. Dans le cadre de cette étude, la moxifloxacine (400 mg) était utilisée comme témoin positif. On n’a observé aucune prolongation pertinente sur le plan clinique de l’intervalle QT ni autre anomalie électrocardiaque comparativement aux valeurs de départ avec l’une ou l’autre des doses.
Effets sur l’agrégation plaquettaire et la coagulation
APTIVUS administré avec du ritonavir devrait être utilisé avec précaution chez les patients prédisposés aux hémorragies causées par un traumatisme, une chirurgie ou d’autres affections médicales, ou qui reçoivent des médicaments pouvant augmenter le risque de saignement, tels que les antiplaquettaires et les anticoagulants ou des doses élevées de vitamine E (voir la section 9 INTERACTIONS MÉDICAMENTEUSES).
Des expériences in vitro ont révélé que le tipranavir exerçait une inhibition de l’agrégation plaquettaire chez des humains à des concentrations semblables à celles observées chez des patients recevant APTIVUS administré avec du ritonavir.
Chez les rats, l’administration concomitante d’un dérivé de la vitamine E a intensifié les effets hémorragiques du tipranavir (voir la section 16 TOXICOLOGIE NON CLINIQUE). Toutefois, les analyses effectuées sur du plasma provenant d’adultes traités par les capsules APTIVUS en association avec une faible dose de ritonavir et d’enfants traités par les capsules APTIVUS ou une solution par voie orale de tipranavir (contenant un dérivé de la vitamine E) en association avec une faible dose de ritonavir ont démontré que le tipranavir, sous forme ou non de solution par voie orale contenant de la vitamine E, n’avait aucun effet sur les facteurs de coagulation dépendants de la vitamine K (facteurs II et VII), le facteur V ou sur le temps de prothrombine ou le temps de céphaline activée.
Endocrinien/métabolisme
Diabète sucré/hyperglycémie
De nouveaux cas de diabète sucré, une exacerbation du diabète sucré et de l’hyperglycémie préexistants ont été signalés dans les rapports de pharmacovigilance post-commercialisation de patients infectés par le VIH recevant un traitement par inhibiteur de la protéase. Dans certains cas, l’instauration d’un traitement par insuline ou hypoglycémiants oraux, ou l’ajustement de la dose de ces médicaments était nécessaire pour traiter ces réactions. Certains cas d’acidocétose diabétique ont été observés. L’hyperglycémie a persisté chez certains patients malgré l’interruption du traitement par inhibiteur de la protéase. Étant donné que ces manifestations ont été signalées volontairement durant la pratique clinique, il est impossible d’en estimer la fréquence. Aucun lien causal entre l’administration d’inhibiteurs de la protéase et ces manifestations n’a été établi.
Redistribution des graisses
La redistribution ou l’accumulation des graisses du corps, y compris l’obésité tronculaire, l’augmentation du volume des graisses dans la région dorsocervicale (bosse de bison), une perte de graisse dans la région périphérique et au niveau du visage, une augmentation du volume des seins et des traits cushingoïdes ont été observés chez des patients recevant un traitement antirétroviral. Le mécanisme et les répercussions à long terme de ces effets ne sont pas connus pour l’instant. Aucun lien causal n’a été établi.
Élévation des lipides
L’administration concomitante d’APTIVUS, avec du ritonavir, et d’autres agents antirétroviraux, a entraîné une élévation de la concentration plasmatique des triglycérides et du cholestérol total. Les triglycérides et le cholestérol devraient être mesurés avant l’instauration du traitement par APTIVUS et durant le traitement. Les élévations des lipides causées par le traitement devraient être gérées de façon appropriée d’un point de vue clinique.
Hématologique
Hémophilie
Des cas de fréquence plus élevée de saignement, y compris des hématomes cutanés spontanés et une hémarthrose, ont été signalés chez des patients souffrant d’hémophilie de type A et B et recevant des inhibiteurs de la protéase. Certains patients ont reçu un Facteur VIII additionnel. Chez plus de la moitié des cas signalés, l’administration d’inhibiteurs de la protéase a été poursuivie ou reprise si le traitement avait été interrompu. Aucun lien causal entre les inhibiteurs de la protéase et ces manifestations n’a été établi.
Hépatique/biliaire/pancréatique
Atteinte hépatique
APTIVUS est contre-indiqué chez les patients souffrant d’insuffisance hépatique modérée ou grave (catégorie Child-Pugh B ou C, respectivement) (voir 2 CONTRE-INDICATIONS). Il existe présentement des données limitées sur l’utilisation d’APTIVUS, administré en association avec du ritonavir, chez des patients co-infectés par l’hépatite B ou C. Les patients souffrant d’hépatite B ou C chronique et traités par antirétroviraux sont plus susceptibles de présenter des manifestations indésirables hépatiques graves et possiblement mortelles. APTIVUS ne devrait être administré à cette population de patients que si les bienfaits possibles l’emportent sur les risques, et une surveillance clinique et de laboratoire plus étroite est de mise.
Les patients atteints d’insuffisance hépatique légère (catégorie Child-Pugh A) devraient faire l’objet d’une surveillance étroite.
Il faut faire preuve de prudence lorsque APTIVUS (tipranavir)/ritonavir est administré à des patients présentant des anomalies enzymatiques du foie ou des antécédents d’hépatite. Des tests de laboratoire appropriés devraient être effectués avant d’instaurer le traitement par APTIVUS et ritonavir, et fréquemment durant le traitement. On devrait considérer une surveillance plus étroite lorsque APTIVUS et le ritonavir sont administrés à des patients ayant des concentrations initiales élevées de transaminase ou une hépatite B ou C active, étant donné que les patients présentant une hépatite B ou C sous-jacente ou des élévations marquées des transaminases avant le traitement pourraient être susceptibles de présenter des élévations subséquentes des transaminases ou une décompensation hépatique. L’administration d’APTIVUS/ritonavir devrait être interrompue une fois que les signes d’une détérioration de la fonction hépatique sont détectés chez des patients ayant une maladie hépatique pré-existante.
L’administration d’APTIVUS avec du ritonavir a été associée à des cas d’hépatite clinique et de décompensation hépatique, dont certains ont été mortels. Il s’agissait généralement de patients au stade avancé d’infection par le VIH recevant de nombreux médicaments concomitants. Un lien causal avec APTIVUS administré en association avec le ritonavir n’a pas pu être établi. Les médecins et les patients devraient surveiller de près toute manifestation de signes ou symptômes d’hépatite (fatigue, malaise, anorexie, nausées, jaunisse, foie douloureux ou hépatomégalie). Les patients présentant des signes ou des symptômes d’hépatite devraient cesser de prendre APTIVUS/ritonavir et consulter un médecin.
Le tipranavir est principalement métabolisé par le foie. Il faut donc faire preuve de précaution lorsque ce médicament est administré à des patients présentant une atteinte hépatique, puisque les concentrations de tipranavir pourraient augmenter.
Pour l’information relative à la pharmacocinétique de doses multiples de tipranavir chez les patients présentant une atteinte hépatique, voir 10 PHARMACOLOGIE CLINIQUE.
Immunitaire
Syndrome de reconstitution immunitaire
Durant la phase initiale du traitement, les patients répondant au traitement antirétroviral peuvent présenter une réponse inflammatoire à des infections opportunistes indolentes ou résiduelles (telles que le complexe Mycobacterium avium (MAC), le cytomégalovirus (CMV), la pneumonie à Pneumocystis jiroveci (PCP) et la tuberculose (TB)), lesquelles pourraient nécessiter une évaluation plus poussée et un traitement. Des maladies auto-immunes (telles que la maladie de Graves, la polymyosite et le syndrome de Guillain-Barré) ont également été signalées en présence d’une reconstitution immunitaire. Le temps précédant ces manifestations est plus variable et ces événements peuvent se produire plusieurs mois après le début du traitement.
Surveillance et tests de laboratoire
Des tests de laboratoire appropriés devraient être effectués avant d’instaurer un traitement par APTIVUS et une faible dose de ritonavir, et durant le traitement. Il faut faire preuve d’une vigilance accrue lorsque APTIVUS et une faible dose de ritonavir sont administrés à des patients dont les concentrations de SGOT et de SGPT sont élevées ou présentant une hépatite B ou C chronique.
Les taux de triglycérides et de cholestérol devraient être mesurés avant d’instaurer un traitement par tipranavir, et durant le traitement.
Neurologique
Lorsqu’il est administré avec 200 mg de ritonavir, APTIVUS a été associé à des hémorragies intracrâniennes mortelles et non mortelles. Bon nombre de ces patients souffraient également d’autres affections médicales ou recevaient d’autres médicaments ayant pu causer ou contribuer à ces manifestations. Aucun paramètre anormal de coagulation n’a été observé chez les patients en général, ou avant une hémorragie intracrânienne. Par conséquent, la mesure régulière des paramètres de coagulation n’est pas présentement indiquée dans le cadre du traitement des patients recevant APTIVUS.
Rénal
Atteinte rénale
Puisque la clairance rénale du tipranavir est négligeable, on ne prévoit pas d’augmentation des concentrations plasmatiques chez les patients présentant une atteinte rénale. Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Il n’existe aucune donnée clinique sur la fertilité relative au tipranavir. Aucun effet indésirable sur la fertilité n’a été observé lors d’études sur la reproduction des animaux menées avec le tipranavir à des doses équivalant celles utilisées chez les humains.
Voir 16 TOXICOLOGIE NON CLINIQUE pour de plus amples détails sur les études.
Sensibilité/résistance
Allergie au sulfonamide
APTIVUS devrait être utilisé avec précaution chez les patients ayant une allergie connue au sulfonamide. Le tipranavir contient une partie de sulfonamide. Le risque de sensibilité croisée entre les médicaments de la catégorie des sulfonamides et le tipranavir est inconnu.
Peau
Éruption
Des cas d’urticaires, d’éruption maculopapuleuse et de photosensibilité possible ont été signalés chez des sujets recevant APTIVUS/ritonavir. Dans les études de phase 2 et 3, une éruption cutanée a été observée chez 14 % des femmes et 8 à 10 % des hommes recevant APTIVUS/ritonavir. De plus, dans une étude sur les interactions médicamenteuses menée auprès de volontaires de sexe féminin en santé ayant reçu une dose unique d’éthinylœstradiol suivi d’APTIVUS/ritonavir, 33 % des sujets ont présenté une éruption. Des éruptions accompagnées de douleur ou de raideur articulaire, d’une sensation d’oppression dans la gorge ou d’un prurit généralisé ont été signalées chez des hommes et des femmes recevant APTIVUS/ritonavir. Le risque d’éruption est plus élevé chez les patients dont la numération des lymphocytes CD4 est réduite.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’existe aucune étude adéquate ou bien contrôlée menée chez les femmes enceintes recevant un traitement pour une infection par VIH-1. APTIVUS ne devrait être utilisé durant la grossesse que si les bienfaits prévus l’emportent sur les risques possibles pour le fœtus. Aucune tératogénicité n’a été observée durant les études sur la reproduction des animaux menées avec le tipranavir. Voir la section 16 TOXICOLOGIE NON CLINIQUE.
Registre de grossesse : Un registre de femmes enceintes recevant des antirétroviraux a été mis sur pied pour surveiller les mères et les fœtus exposés à APTIVUS. On encourage les médecins à inscrire leurs patientes en composant le numéro sans frais suivant : 1-800-258-4263. 7.1.2 Femmes qui allaitent
Il a été démontré qu’APTIVUS était excrété dans le lait maternel de rates et de souris. La prudence est de mise car de nombreux médicaments sont excrétés dans le lait maternel humain. Conformément à la recommandation selon laquelle les mères infectées par le VIH ne devraient pas allaiter leur nourrisson en raison du risque de transmission post-natale du VIH, les mères devraient cesser d’allaiter si elles reçoivent APTIVUS.
7.1.3 Enfants
Enfants (2 à 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’APTIVUS dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
Enfants (moins de 2 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
Voir les sections 4 POSOLOGIE ET ADMINISTRATION, 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE.
7.1.4 Personnes âgées
Les études cliniques sur APTIVUS ne comportaient pas suffisamment de sujets âgés de 65 ans et plus pour déterminer si cette population de patients répond différemment au traitement par rapport aux patients plus jeunes. Règle générale, il faut faire preuve de prudence lorsqu’on administre APTIVUS à des patients âgés en raison de la fréquence plus élevée d’une fonction hépatique, rénale ou cardiaque réduite, de maladies concomitantes ou d’autres traitements médicamenteux.
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
APTIVUS, administré avec une faible dose de ritonavir, a fait l’objet d’études cliniques auprès de plus de 6 300 sujets adultes séropositifs, sous forme de traitement d’association. Plus de 900 adultes ayant participé à des études cliniques officielles, dont 541 dans les études de base de phase III RESIST-1 et RESIST-2, avaient reçu la dose biquotidienne de 500 mg/200 mg pendant au moins 48 semaines. Les tableaux suivants indiquent les manifestations indésirables observées dans le cadre des études RESIST dont la causalité n’a pas été déterminée.
En raison de la nécessité d’administrer APTIVUS avec une faible dose de ritonavir, consulter la monographie du ritonavir pour une description des réactions indésirables relatives au ritonavir.
Tableau 3 : Effets indésirables graves (EIG) survenant chez ≥0,5 % des patients de l’étude RESIST
| Terme préconisé | TPV/ra | IPC/rb | ||
| Nbre (%) de patients | Effets / 100 PAE | Nbre (%) de patients | Effets / 100 PAE | |
| Nombre total traité | 749 (100,0) | 1159,6 | 737 (100,0) | 659,3 |
| Total avec tout EIG | 217 (29,0) | 22,4 | 156 (21,2) | 27,0 |
| Troubles du système sanguin et lymphatique | 15 (2,0) | 1,3 | 15 (2,0) | 2,3 |
| Anémie | 7 (0,9) | 0,6 | 8 (1,1) | 1,2 |
| Troubles gastro-intestinaux | 49 (6,5) | 4,3 | 25 (3,4) | 3,8 |
| Diarrhée | 13 (1,7) | 1,1 | 7 (1,0) | 1,1 |
| Pancréatite | 8 (1,1) | 0,7 | 2 (0,3) | 0,3 |
| Douleur abdominale | 7 (0,9) | 0,6 | 3 (0,4) | 0,5 |
| Vomissements | 5 (0,7) | 0,4 | 3 (0,4) | 0,5 |
| Dysphagie | 4 (0,5) | 0,3 | 2 (0,3) | 0,3 |
| Terme préconisé | TPV/ra | IPC/rb | ||
| Nbre (%) de patients | Effets / 100 PAE | Nbre (%) de patients | Effets / 100 PAE | |
| Troubles généraux et affections au site d’administration | 44 (5,9) | 3,9 | 25 (3,4) | 3,9 |
| Pyrexie | 24 (3,2) | 2,1 | 11 (1,5) | 1,7 |
| Frissons | 4 (0,5) | 0,3 | 1 (0,1) | 0,2 |
| Asthénie | 4 (0,5) | 0,3 | 3 (0,4) | 0,5 |
| Douleur thoracique | 5 (0,7) | 0,4 | 3 (0,4) | 0,5 |
| Troubles hépatobiliaires | 12 (1,6) | 1,0 | 3 (0,4) | 0,5 |
| Insuffisance hépatique | 4 (0,5) | 0,3 | 0 (0,0) | 0,0 |
| Infections et infestations | 104 (13,9) | 9,6 | 72 (9,8) | 11,5 |
| Pneumonie | 23 (3,1) | 2,0 | 5 (0,7) | 0,8 |
| Gastro-entérite | 5 (0,7) | 0,4 | 4 (0,5) | 0,6 |
| Choriorétinite à cytomégalovirus | 4 (0,5) | 0,3 | 4 (0,5) | 0,6 |
Pneumonie à pneumocystis jiroveci | 10 (1,3) | 0,9 | 8 (1,1) | 1,2 |
| Candidose œsophagienne | 8 (1,1) | 0,7 | 7 (1,0) | 1,1 |
| Bronchite | 4 (0,5) | 0,3 | 1 (0,1) | 0,2 |
| Condylome acuminé | 5 (0,7) | 0,4 | 1 (0,1) | 0,2 |
| Septicémie | 5 (0,7) | 0,4 | 0 (0,0) | 0,0 |
| Appendicite | 4 (0,5) | 0,3 | 1 (0,1) | 0,2 |
| Infection par VIH | 4 (0,5) | 0,3 | 0 (0,0) | 0,0 |
| Sinusite | 4 (0,5) | 0,3 | 2 (0,3) | 0,3 |
Blessure, empoisonnement et complications chirurgicales | 14 (1,9) | 1,2 | 9 (1,2) | 1,4 |
| Fracture de la hanche | 4 (0,5) | 0,3 | 0 (0,0) | 0,0 |
| Accident de la route | 4 (0,5) | 0,3 | 2 (0,3) | 0,3 |
| Épreuves de laboratoire | 17 (2,3) | 1,5 | 11 (1,5) | 1,7 |
| Terme préconisé | TPV/ra | IPC/rb | ||
| Nbre (%) de patients | Effets / 100 PAE | Nbre (%) de patients | Effets / 100 PAE | |
| Élévation du SGPT | 6 (0,8) | 0,5 | 1 (0,1) | 0,2 |
| Élévation du SGOT | 5 (0,7) | 0,4 | 1 (0,1) | 0,2 |
| Diminution du poids | 4 (0,5) | 0,3 | 3 (0,4) | 0,5 |
| Troubles métaboliques et alimentaires | 20 (2,7) | 1,7 | 10 (1,4) | 1,5 |
| Déshydratation | 11 (1,5) | 1,0 | 4 (0,5) | 0,6 |
| Néoplasmes bénins, malins et non spécifiés (incluant kystes et polypes) | 39 (5,2) | 3,4 | 23 (3,1) | 3,6 |
| Carcinome basocellulaire | 4 (0,5) | 0,3 | 1 (0,1) | 0,2 |
| Maladie de Hodgkin | 5 (0,7) | 0,4 | 0 (0,0) | 0,0 |
| Troubles du système nerveux | 31 (4,1) | 2,7 | 22 (3,0) | 3,4 |
| Céphalée | 6 (0,8) | 0,5 | 4 (0,5) | 0,6 |
| Convulsions | 4 (0,5) | 0,3 | 4 (0,5) | 0,6 |
| Troubles psychiatriques | 5 (0,7) | 0,4 | 12 (1,6) | 1,8 |
| Dépression | 1 (0,1) | 0,1 | 5 (0,7) | 0,8 |
| Troubles rénaux et urinaires | 24 (3,2) | 2,1 | 9 (1,2) | 1,4 |
| Insuffisance rénale aiguë | 11 (1,5) | 1,0 | 2 (0,3) | 0,3 |
| Insuffisance rénale | 7 (0,9) | 0,6 | 3 (0,4) | 0,5 |
Troubles respiratoires, thoraciques et médiastinaux | 23 (3,1) | 2,0 | 11 (1,5) | 1,7 |
| Dyspnée | 5 (0,7) | 0,4 | 4 (0,5) | 0,6 |
| Insuffisance respiratoire | 4 (0,5) | 0,3 | 0 (0,0) | 0,0 |
a Dose de TPV/r 500 mg/200 mg bid.
b Doses biquotidiennes et en mg : LPV/r 400/100, IDV/r 800/100, SQV/r 1000/100 ou SQV/r 800/200, APV/r 600/100
Dans le groupe APTIVUS/ritonavir des études RESIST-1 et RESIST-2, les effets indésirables les plus courants étaient : diarrhée, nausées, céphalée, pyrexie, vomissements, fatigue et douleur abdominale. Le taux Kaplan-Meier des effets indésirables ayant entraîné l’abandon du traitement après 48 semaines étaient de 13,3 % pour les patients traités par APTIVUS/ritonavir et de 10,8 % pour les patients ayant reçu le traitement de comparaison.
Les caractéristiques d’innocuité clinique suivantes (hémorragie intracrânienne, hépatotoxicité, hyperlipidémie) ont été observées plus souvent chez les patients recevant APTIVUS/ritonavir que chez les patients du groupe de comparaison dans les études RESIST.
Hémorragie intracrânienne : Cinq cas d’hémorragie intracrânienne (1 246 patients-années d’exposition) ont été observés chez 4 patients recevant APTIVUS/ritonavir comparativement à aucun cas dans le groupe de comparaison (660 patients-années d’exposition). Quatorze cas d’hémorragie intracrânienne, dont 8 cas mortels, ont été observés chez 13 patients infectés par le VIH-1 parmi les 6 840 patients recevant des capsules APTIVUS dans le cadre d’un traitement antirétroviral d’association lors d’études cliniques. Bon nombre de ces patients souffraient également d’autres affections médicales ou recevaient des médicaments concomitants ayant pu causer ou contribuer à ces manifestations. Un risque accru d’hémorragie intracrânienne a été observé auparavant chez des patients au stade avancé d’une infection par VIH ou de SIDA. Aucun paramètre anormal de coagulation n’a été observé chez les patients en général ou avant la manifestation d’hémorragies intracrâniennes. Le temps médian écoulé avant une hémorragie intracrânienne était de 525,5 jours de traitement.
Hépatotoxicité : La fréquence des anomalies du SGOT et/ou du SGPT de catégorie 3 ou 4 était plus élevée chez les patients du groupe APTIVUS/ritonavir que chez les patients du groupe de comparaison. Des analyses multivariées ont démontré que des valeurs du SGOT ou du SGPT supérieures à la catégorie 1 selon le DAIDS et une co-infection par hépatite B ou C étaient des facteurs de risque d’élévation de ces valeurs.
Hyperlipidémie : Des élévations de catégorie 3 ou 4 des triglycérides et du taux de cholestérol ont été observées plus souvent dans le groupe APTIVUS/ritonavir que dans le groupe de comparaison. L’importance clinique de ces observations n’a pas encore été entièrement déterminée.
Tableau 4 : Pourcentage de patients présentant des effets indésirables survenant pendant le traitement et d’intensité au moins modérée (catégorie 2-4) observés chez ≥2 % des patients dans les deux groupes de traitementa dans les études RESIST après 48 semaines
| Études de phase 3 1182.12 et 1182.48 (48 semaines) | ||
| Pourcentage des patients (taux par 100 patients-années d’exposition) | ||
| APTIVUS/ritonavir (500/200 mg bid) + TBO | IP de comparaison/ritonavirb + TBO | |
| (n=749; 757,4 patients-années d’exposition) | (n=737; 503,9 patients-années d’exposition) | |
Troubles sanguins et lymphatiques Anémie Neutropénie | 3,3 % (3,4) 2,0 % (2,0) | 2,3 % (3,4) 1,0 % (1,4) |
Troubles gastro-intestinaux Diarrhée Nausées Vomissement Douleur abdominale Douleur abdominale supérieure | 15,0 % (16,5) 8,5 % (9,0) 5,9 % (6,0) 4,4 % (4,5) 1,5 % (1,5) | 13,4 % (21,6) 6,4 % (9,7) 4,1 % (6,1) 3,4 % (5,1) 2,3 % (3,4) |
Troubles généraux Pyrexie Fatigue | 7,5 % (7,7) 5,7 % (5,9) | 5,4 % (8,2) 5,6 % (8,4) |
Épreuves de laboratoire Diminution du poids Élévation du SGPT Élévation de la GGT | 3,1 % (3,1) 2,0 % (2,0) 2,0 % (2,0) | 2,2 % (3,2) 0,5 % (0,8) 0,4 % (0,6) |
Troubles métaboliques et alimentaires Hypertriglycéridémie Hyperlipidémie Déshydratation | 3,9 % (4,0) 2,5 % (2,6) 2,1 % (2,1) | 2,0 % (3,0) 0,8 % (1,2) 1,1 % (1,6) |
Troubles musculosquelettiques et du tissu conjonctif Myalgie | 2,3 % (2,3) | 1,8 % (2,6) |
Troubles du système nerveux Céphalée Neuropathie périphérique | 5,2 % (5,3) 1,5 % (1,5) | 4,2 % (6,3) 2,0 % (3,0) |
Troubles psychiatriques Insomnie | 1,7 % (1,7) | 3,7 % (5,5) |
Troubles respiratoires, thoraciques et médiastinaux Dyspnée | 2,1 % (2,1) | 1,0 % (1,4) |
Troubles des tissus cutanés et sous-cutanés Éruption cutanée | 3,1 % (3,1) | 3,8 % (5,7) |
| a À l’exclusion des anomalies de laboratoire représentant des manifestations indésirables b IPC/RTV: lopinavir/ritonavir 400/100 mg BID, indinavir/ritonavir 800/100 mg BID, saquinavir/ritonavir 1 000/100 mg BID, amprénavir/ritonavir 600/100 mg BID | ||
Tableau 5 : Effets indésirables entraînant une intervention clinique (interruption du traitement) dans les études RESIST 1182.12 et 1182.14
| Catégorie de système organique/Terme préconisé | Groupe de traitement | |||
| TPV/r | IPC/r | |||
| N (%) | effets/100 PAE | N (%) | effets/100 PAE | |
| Nombre total traité | 749 (100,0) | 1159,6 | 737 (100,0) | 659,3 |
| Total avec tout EI entraînant l’abandon du traitement | 117 (15,6) | 10,3 | 69 (9,4) | 10,7 |
| Troubles gastro-intestinaux | 41 (5,5) | 3,6 | 28 (3,8) | 4,3 |
| Nausées | 13 (1,7) | 1,1 | 11 (1,5) | 1,7 |
| Vomissement | 12 (1,6) | 1,0 | 9 (1,2) | 1,4 |
| Diarrhée | 14 (1,9) | 1,2 | 10 (1,4) | 1,5 |
| Douleur abdominale | 2 (0,3) | 0,2 | 6 (0,8) | 0,9 |
| Douleur abdominale supérieure | 2 (0,3) | 0,2 | 1 (0,1) | 0,2 |
| Pancréatite | 3 (0,4) | 0,3 | 0 (0,0) | 0,0 |
| Trouble gastro-intestinal | 2 (0,3) | 0,2 | 1 (0,1) | 0,2 |
| Troubles généraux et affections au site d’administration | 15 (2,0) | 1,3 | 10 (1,4) | 1,5 |
| Catégorie de système organique/Terme préconisé | Groupe de traitement | |||
| TPV/r | IPC/r | |||
| N (%) | effets/100 PAE | N (%) | effets/100 PAE | |
| Asthénie | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Fatigue | 4 (0,5) | 0,3 | 4 (0,5) | 0,6 |
| Malaise | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Pyrexie | 4 (0,5) | 0,3 | 2 (0,3) | 0,3 |
| Troubles hépatobiliaires | 8 (1,1) | 0,7 | 2 (0,3) | 0,3 |
| Hépatite cytolytique | 2 (0,3) | 0,2 | 1 (0,1) | 0,2 |
| Infections et infestations | 17 (2,3) | 1,5 | 10 (1,4) | 1,5 |
| Infections rétrovirales | 2 (0,3) | 0,2 | 2 (0,3) | 0,3 |
| Pneumonie à Pneumocystis jiroveci | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Épreuves de laboratoire | 26 (3,5) | 2,3 | 3 (0,4) | 0,5 |
| Élévation du SGPT | 7 (0,9) | 0,6 | 1 (0,1) | 0,2 |
| Élévation du SGOT | 3 (0,4) | 0,3 | 1 (0,1) | 0,2 |
| Élévation de la GGT | 5 (0,7) | 0,4 | 0 (0,0) | 0,0 |
| Élévation des enzymes hépatiques | 4 (0,5) | 0,3 | 1 (0,1) | 0,2 |
| Test de la fonction hépatique anormal | 3 (0,4) | 0,3 | 0 (0,0) | 0,0 |
| Élévation des transaminases | 3 (0,4) | 0,3 | 0 (0,0) | 0,0 |
| Diminution du poids | 3 (0,4) | 0,3 | 0 (0,0) | 0,0 |
| Élévation des triglycérides sanguins | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Troubles métaboliques et alimentaires | 14 (1,9) | 1,2 | 6 (0,8) | 0,9 |
| Anorexie | 4 (0,5) | 0,3 | 1 (0,1) | 0,2 |
| Cachexie | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Hypertriglycéridémie | 2 (0,3) | 0,2 | 1 (0,1) | 0,2 |
| Déshydratation | 3 (0,4) | 0,3 | 0 (0,0) | 0,0 |
| Catégorie de système organique/Terme préconisé | Groupe de traitement | |||
| TPV/r | IPC/r | |||
| N (%) | effets/100 PAE | N (%) | effets/100 PAE | |
| Hyperlipidémie | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Troubles musculosquelettiques et du tissu conjonctif | 5 (0,7) | 0,4 | 3 (0,4) | 0,5 |
| Arthralgie | 1 (0,1) | 0,1 | 2 (0,3) | 0,3 |
| Douleur dorsale | 0 (0,0) | 0,0 | 2 (0,3) | 0,3 |
| Myalgie | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Néoplasmes bénins, malins et non spécifiés (incluant kystes et polypes) | 3 (0,4) | 0,3 | 9 (1,2) | 1,4 |
| Lymphome | 0 (0,0) | 0,0 | 3 (0,4) | 0,5 |
| Troubles du système nerveux | 13 (1,7) | 1,1 | 4 (0,5) | 0,6 |
| Céphalée | 3 (0,4) | 0,3 | 2 (0,3) | 0,3 |
| Étourdissements | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Troubles psychiatriques | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Troubles rénaux et urinaires | 4 (0,5) | 0,3 | 3 (0,4) | 0,5 |
| Insuffisance rénale aiguë | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
| Néphrolithiase | 0 (0,0) | 0,0 | 2 (0,3) | 0,3 |
| Troubles respiratoires, thoraciques et médiastinaux | 6 (0,8) | 0,5 | 1 (0,1) | 0,2 |
| Troubles des tissus cutanés et sous-cutanés | 7 (0,9) | 0,6 | 8 (1,1) | 1,2 |
| Éruption cutanée | 5 (0,7) | 0,4 | 4 (0,5) | 0,6 |
| Troubles vasculaires | 2 (0,3) | 0,2 | 0 (0,0) | 0,0 |
Tableau 6 : Effets indésirables dus au médicament à l’étude signalés par 1 % ou plus des patients dans l’un ou l’autre des groupes de traitement dans le cadre des études RESIST
| Catégorie de système organique / Terme préconisé | Groupe de traitement/Nombre (%) de patients et effets/100 PAE | |||
| TPV/ra | effets/100 PAE | IPC/ra | effets/ 100 PAE | |
| Nombre total traité | 749 (100,0) | 1159,6 | 737 (100,0) | 659,3 |
| Total avec tout effet indésirable dû au médicament à l’étude | 412 (55,0) | 65,9 | 300 (40,7) | 67,3 |
| Troubles gastro-intestinaux | 268 (35,8) | 33,4 | 226 (30,7) | 45,3 |
| Diarrhée | 144 (19,2) | 14,9 | 138 (18,7) | 24,4 |
| Nausées | 105 (14,0) | 10,2 | 87 (11,8) | 14,5 |
| Vomissement | 41 (5,5) | 3,7 | 28 (3,8) | 4,4 |
| Flatulence | 26 (3,5) | 2,3 | 25 (3,4) | 3,9 |
| Distension abdominale | 22 (2,9) | 2,0 | 19 (2,6) | 2,9 |
| Douleur abdominale | 22 (2,9) | 1,9 | 29 (3,9) | 4,6 |
| Douleur abdominale supérieure | 10 (1,3) | 0,9 | 11 (1,5) | 1,7 |
| Dyspepsie | 9 (1,2) | 0,8 | 9 (1,2) | 1,4 |
| Sécheresse de la bouche | 4 (0,5) | 0,3 | 7 (1,0) | 1,1 |
| Gastrite | 2 (0,3) | 0,2 | 7 (1,0) | 1,1 |
| Troubles généraux et réactions au site d’administration | 58 (7,7) | 1094,4 (5,3) | 53 (7,2) | 8,5 |
| Fatigue | 39 (5,2) | 1116,1 (3,5) | 29 (3,9) | 4,5 |
| Asthénie | 4 (0,5) | 1156,5 (0,3) | 13 (1,8) | 2,0 |
| Épreuves de laboratoire | 64 (8,5) | 1103,6 (5,8) | 19 (2,6) | 2,9 |
| Élévation du SGPT | 18 (2,4) | 1145,0 (1,6) | 4 (0,5) | 0,6 |
| Élévation de la GGT | 16 (2,1) | 1147,7 (1,4) | 1 (0,1) | 0,2 |
| Élévation des triglycérides sanguins | 15 (2,0) | 1143,7 (1,3) | 6 (0,8) | 0,9 |
| Élévation du SGOT | 12 (1,6) | 1148,8 (1,0) | 3 (0,4) | 0,5 |
| Élévation des transaminases | 8 (1,1) | 1153,5 (0,7) | 0 (0,0) | 0,0 |
| Troubles métaboliques et alimentaires | 83 (11,1) | 1065,6 (7,8) | 48 (6,5) | 7,7 |
| Hypertriglycéridémie | 33 (4,4) | 1120,4 (2,9) | 17 (2,3) | 2,6 |
| Hyperlipidémie | 23 (3,1) | 1127,1 (2,0) | 7 (1,0) | 1,1 |
| Anorexie | 10 (1,3) | 1154,9 (0,9) | 8 (1,1) | 1,2 |
| Troubles du système nerveux | 59 (7,9) | 1083,2 (5,4) | 56 (7,6) | 9,0 |
| Céphalée | 29 (3,9) | 1117,0 (2,6) | 15 (2,0) | 2,3 |
| Étourdissements | 12 (1,6) | 1141,1 (1,1) | 11 (1,5) | 1,7 |
| Somnolence | 5 (0,7) | 1153,2 (0,4) | 7 (1,0) | 1,1 |
| Neuropathie périphérique | 3 (0,4) | 1156,6 (0,3) | 7 (1,0) | 1,1 |
| Troubles psychiatriques | 19 (2,5) | 1134,0 (1,7) | 20 (2,7) | 3,1 |
| Insomnie | 5 (0,7) | 1151,7 (0,4) | 7 (1,0) | 1,1 |
| Troubles des tissus cutanés et sous-cutanés | 58 (7,7) | 1090,4 (5,3) | 40 (5,4) | 6,2 |
| Éruption cutanée | 16 (2,1) | 1141,2 (1,4) | 12 (1,6) | 1,8 |
| Lipodystrophie acquise | 9 (1,2) | 1151,0 (0,8) | 3 (0,4) | 0,5 |
| Prurit | 12 (1,6) | 1142,6 (1,1) | 3 (0,4) | 0,5 |
a Doses bid et en mg : TPV/r: 500/200; IPC/r comprenant : LPV/r 400/100, IDV/r 800/100, SQV/r 1 000/100 ou SQV/r 800/200, APV/r 600/100.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
Enfants (2 à 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’APTIVUS dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
Enfants (moins de 2 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
Voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, et 10 PHARMACOLOGIE CLINIQUE.
8.3 Effets indésirables peu courants observés au cours des études cliniques
Les effets indésirables significatifs sur le plan clinique d’intensité modérée à grave observés chez moins de 1 % (<1/100) des patients adultes dans toutes les études de phase II et III avec la dose de 500 mg/200 mg d’APTIVUS/ritonavir (n=1 397) sont énumérés ci-dessous par catégorie de système organique et de fréquence en fonction des catégories suivantes :
Troubles sanguins et du système lymphatique : anémie, neutropénie, thrombocytopénie
Troubles gastro-intestinaux : reflux gastro-œsophagien pathologique, pancréatite, élévation des lipases
Troubles généraux et réactions au site d’administration : syndrome pseudo-grippal, malaise, pyrexie
Troubles hépato-biliaires : hépatite, hépatite toxique, stéatose hépatique, insuffisance hépatique (y compris mortelle), hyperbilirubinémie
Troubles du système immunitaire : hypersensibilité
Épreuves de laboratoire : élévation des enzymes hépatiques, test anormal de la fonction hépatique, perte de poids, élévation des lipases
Troubles métaboliques et alimentaires : diminution de l’appétit, diabète sucré, hyperamylasémie, hypercholestérolémie, déshydratation, perte des graisses au niveau du visage, hyperglycémie
Troubles musculo-squelettiques et du tissu conjonctif : spasmes musculaires, myalgie
Troubles du système nerveux : étourdissements, neuropathie périphérique, somnolence, hémorragie intracrânienne
Troubles psychiatriques : insomnie, troubles du sommeil
Troubles rénaux et urinaires : insuffisance rénale
Troubles respiratoires, thoraciques et médiastinaux : dyspnée
Troubles des tissus cutanés et sous-cutanés : exanthème, lipoatrophie, lipodystrophie acquise, lipohypertrophie
La réactivation des infections à virus de l’herpès et varicelle-zona a été observée dans les études RESIST.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Les fréquences des anomalies de laboratoire clinique marquées (catégorie 3 ou 4) signalées après 48 semaines chez au moins 2 % des patients après l’administration d’APTIVUS /ritonavir (TPV/r) lors d’études cliniques de Phase III (RESIST-1 et RESIST-2) comprenaient une élévation du SGOT (6,1 %), une élévation du SGPT (9,6 %), une élévation du SGPT et/ou du SGOT (10,9 %), une élévation de l’amylase (6,0 %), une élévation du cholestérol (4,2 %), une élévation des triglycérides (24,9 %) et une diminution de la leucocytémie (5,7 %).
Dans les études cliniques RESIST-1 et RESIST-2 se prolongeant pendant 96 semaines, la proportion de patients ayant présenté des élévations de catégorie 2-4 du SGPT et/ou du SGOT a augmenté de 26 % à la semaine 48 à 29,3 % à la semaine 96 avec APTIVUS/ritonavir et de 13,7 % à la semaine 48 à 14,6 % à la semaine 96 avec l’IP de comparaison/ritonavir, ce qui démontre que le risque d’élévations des transaminases pendant la deuxième année de traitement est moins élevé qu’au cours de la première année. Les élévations de catégorie 3/4 du SGPT et/ou du SGOT avec APTIVUS administré en association avec une faible dose de ritonavir ont continué à augmenter, passant de 10,0 % à la semaine 48 à 14,7 % à la semaine 96 comparativement à 3,4 % à 4,5 % aux semaines 48 et 96, respectivement, avec l’IP de comparaison/ritonavir.
Les anomalies de laboratoire marquées (catégorie 3 ou 4) signalées dans les études cliniques de phase III (RESIST-1 et RESIST-2) chez les adultes sont résumées au tableau 7 ci-dessous :
Tableau 7 : Anomalies de laboratoire de catégorie 3-4 signalées chez ≥2 % des patients adultes
RESIST-1/RESIST-2 (48 semaines) Pourcentage de patients (effets par 100 patients-années d’exposition) | ||
APTIVUS/RTV (500 mg/200 mg bid) + TBO (n=738) | IP de comparaison/RTV + TBO* (n=724) | |
| Hématologie | ||
| Leucocytes (diminution) | 5,7 (5,8) | 5,9 (9,5) |
| Chimie | ||
| SGPT | 9,6 (10,1) | 2,1 (3,3) |
| SGOT | 6,1 (6,3) | 1,8 (2,8) |
| SGPT et/ou SGOT | 10,3 (10,9) | 2,9 (4,6) |
| Amylase | 6,0 (6,2) | 7,0 (11,6) |
| Lipase | 2,8 (2,9) | 2,6 (4,2) |
| Cholestérol total | 4,2 (4,3) | 0,4 (0,7) |
| Triglycérides | 24,9 (30,8) | 13,0 (22,9) |
| Glucose (élévation) | 1,9 (1,9) | 1,8 (2,8) |
*TBO – traitement de base optimisé – IP de comparaison/r : LPV/r 400/100 mg bid, IDV/r 800/100 mg bid, SQV/r 1 000/100 mg bid, APV/r 600/100 mg bid
8.5 Effets indésirables observés après la mise en marché
Outre les effets indésirables observés durant les études cliniques, les effets suivants ont été signalés depuis la commercialisation d’APTIVUS. Étant donné que ces effets sont signalés spontanément parmi une population de taille indéterminée, il est impossible d’en estimer la fréquence. Les effets suivants ont été choisis en fonction de leur gravité, du nombre de fois qu’ils ont été signalés, du lien causal possible avec APTIVUS ou d’une combinaison de ces facteurs.
Troubles sanguins et du système lymphatique : thrombocytopénie
Troubles gastro-intestinaux : diarrhée, nausées, pancréatite, vomissements
Troubles hépatobiliaires : hépatite, hépatotoxicité, hyperbilirubinémie, jaunisse
Troubles du système immunitaire : hypersensibilité
Épreuves de laboratoire : élévation de l’alanine-aminotransférase, élévation de l’aspartate aminotransférase, élévation des concentrations sanguines de bilirubine, élévation des concentrations sanguines de triglycérides, élévation de la gamma-glutamyltransférase, élévation des enzymes hépatiques, test anormal de la fonction hépatique, élévation des transaminases
Troubles métaboliques et alimentaires : anorexie, hypertriglycéridémie
Troubles musculo-squelettiques, du tissu conjonctif et des os : hémarthrose, hémorragie musculaire
Troubles du système nerveux : étourdissements, hémorragie intracrânienne, maux de tête, somnolence
Troubles psychiatriques : insomnie
Troubles rénaux et urinaires : insuffisance rénale
Troubles de la peau et des tissus sous-cutanés : éruptions, hémorragie sous-cutanée
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
Le tipranavir est un substrat, un inducteur et un inhibiteur du cytochrome P450 du CYP3A. Cependant, lorsqu’il est administré en association avec le ritonavir à la posologie recommandée, on observe une inhibition nette du cytochrome P450 du CYP3A. L’administration d’APTIVUS avec du ritonavir et des agents qui sont principalement métabolisés par le CYP3A peut faire varier les concentrations plasmatiques du tipranavir ou des autres agents, ce qui pourrait modifier leurs effets thérapeutiques et leurs effets indésirables. Les agents qui sont contre-indiqués spécifiquement en raison de l’ampleur prévue de l’interaction et du risque d’effets indésirables graves sont énumérés dans les sections 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES, Tableau 7 : Médicaments ne devant pas être administrés en association avec APTIVUS/ritonavir.
Le tipranavir est métabolisé par le CYP3A et est un substrat de la Pgp. L’administration concomitante du tipranavir et des agents qui stimulent le CYP3A et/ou la Pgp peut réduire les concentrations du tipranavir et diminuer son effet thérapeutique. L’administration concomitante d’APTIVUS et de produits médicinaux qui inhibent la Pgp pourrait causer l’augmentation des concentrations plasmatiques du tipranavir. Les interactions avec d’autres médicaments et toute autre interaction médicamenteuse possiblement significative sont abordées en détail dans cette section.
9.2 Aperçu des interactions médicamenteuses
APTIVUS, administré en association avec le ritonavir à la dose recommandée, est un inhibiteur net du CYP3A et peut augmenter les concentrations plasmatiques des agents qui sont principalement métabolisés par le CYP3A. Par conséquent, l’administration concomitante d’APTIVUS/ritonavir avec des médicaments dont la clairance se fait par le CYP3A et pour lesquels des concentrations plasmatiques élevées sont associées à des manifestations graves et/ou possiblement mortelles est contre-indiquée (voir 2 CONTRE-INDICATIONS). L’administration concomitante avec d’autres substrats du CYP3A peut nécessiter un ajustement de la dose ou une surveillance additionnelle (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Une étude sur un cocktail phénotypique a été menée auprès de 16 sujets volontaires en santé dans le but de quantifier l’influence de l’administration d’APTIVUS/ritonavir pendant 10 jours sur l’activité du CYP 1A2 hépatique (caféine), 2C9 (warfarine), 2C19 (oméprazole), 2D6 (dextrométhorphane) et sur l’activité du CYP3A4/5 intestinal et hépatique (midazolam) et de la P-glycoprotéine (P-gp) (digoxine). Cette étude a déterminé les effets de la première dose et en état d’équilibre de 500 mg d’APTIVUS, administré avec 200 mg de ritonavir deux fois par jour, sous forme de capsule.
Aucun effet net n’a été observé sur le CYP2C9 ni sur la P-gp hépatique avec la première dose ni en état d’équilibre. Aucun effet net n’a été observé après la première dose sur le CYP1A2, mais on a noté une induction modérée à l’état d’équilibre. On a également noté une légère inhibition après la première dose sur le CYP2C19 et une induction modérée à l’état d’équilibre. Une inhibition puissante du CYP2D6 et des activités hépatiques et intestinales du CYP3A4/5 ont été observées après la première dose et à l’état d’équilibre.
L’activité intestinale et hépatique de la P-gp a été évaluée avec l’administration de digoxine orale et intraveineuse, respectivement. Les résultats de la digoxine indiquent que la P-gp était inhibée après la première dose d’APTIVUS/ritonavir, suivi de l’induction de la P-gp après un certain temps. Il est donc difficile de prédire l’effet net d’APTIVUS administré avec du ritonavir sur la biodisponibilité orale et les concentrations plasmatiques de médicaments qui sont des substrats doubles du CYP3A et de la P-gp. L’effet net varie selon l’affinité relative des médicaments administrés en association pour le CYP3A et la P-gp, et l’ampleur du métabolisme/efflux intestinal de premier passage. Une étude in vitro de l’induction sur les hépatocytes humains a révélé une élévation du UGT1A1 par le tipranavir semblable à celle observée avec la rifampine. Les conséquences cliniques de cette observation n’ont pas été déterminées.
9.3 Interactions médicament-comportement
Conduite et utilisation de machines : Aucune étude sur les effets d’APTIVUS/ritonavir sur la capacité à conduire et à utiliser des machines n’a été menée. Cependant, certains patients ont signalé des étourdissements, de la somnolence et de la fatigue; il est donc recommandé de faire preuve de prudence lors de la conduite d’une automobile ou de l’utilisation de machines. Si le patient se sent fatigué, étourdi ou somnolent, il devrait éviter d’effectuer des tâches possiblement dangereuses, comme conduire ou utiliser des machines.
9.4 Interactions médicament-médicament
L’administration des médicaments suivants n’était pas recommandée lors d’études de base : amitriptyline, bénazépril, buspirone, carbamazépine, chardon-Marie (Silybum marianum), chimiothérapie cytotoxique systémique, cimétidine, clonazépam, désiryl, encaïnide, érythromycine, fentanyl, fumarate de quétiapine, loratadine, mirtazapine, nortriptyline, phénobarbital, phénytoïne, rispéridone, sublimaze, sulfinpyrazone, tartrate de zolpidem, témazépam, troléandomycine, venlafaxine, vérapamil et zaleplon. Les cliniciens devraient faire preuve de vigilance avec les patients prenant ces médicaments en association avec APTIVUS/ritonavir.
Les médicaments dont l’administration en association avec APTIVUS est contre-indiquée sont énumérés au Tableau 7. Ces recommandations reposent soit sur des études sur les interactions médicamenteuses ou sur les interactions prédites en raison de l’ampleur prévue de l’interaction et le risque de perte de l’effet thérapeutique.
Tableau 8 : Médicaments ne devant pas être administrés en association avec APTIVUS/ritonavir
Catégorie médicamenteuse : Nom du médicament | Commentaire clinique |
Agoniste du récepteur bêta2-adrénergique de longue durée d’action : salmétérol | L’utilisation concomitante du salmétérol et d’APTIVUS, en association avec une faible dose de ritonavir, n’est pas recommandée. Cette association peut augmenter le risque d’effets indésirables cardiovasculaires dus au salmétérol, y compris une prolongation de l’intervalle QT, des palpitations et une tachycardie sinusale. |
Antagoniste du récepteur alpha-1-adrénergique : alfuzosine | CONTRE-INDIQUÉ. Le risque d’une augmentation des concentrations d’alfuzosine peut entraîner de l’hypotension. |
Antiarythmiques : amiodarone flécaïnide propafénone | CONTRE-INDIQUÉS. Les concentrations d’amiodarone, de flécaïnide, et de propafénone peuvent augmenter si ces médicaments sont administrés en association avec APTIVUS/ritonavir. |
Antigoutteux : colchicine | CONTRE-INDIQUÉ. L’administration concomitante de la colchicine avec APTIVUS/ritonavir est contre-indiquée chez les patients présentant une atteinte rénale ou hépatique. Voir le Tableau 8 pour l’administration chez les patients dont la fonction rénale et hépatique est normale. |
Antimycobactériens : rifampine | CONTRE-INDIQUÉS. Ces agents peuvent entraîner la perte de la réponse virologique et une résistance possible à APTIVUS ou à la catégorie des inhibiteurs de la protéase ou à d’autres antirétroviraux administrés en association. |
Corticostéroïdes : Propionate de fluticasone | Une étude sur les interactions médicamenteuses menée auprès de sujets en santé a démontré que le ritonavir augmente significativement les expositions plasmatiques au propionate de fluticasone, ce qui entraîne une diminution considérable des concentrations sériques de cortisol. L’administration concomitante d’APTIVUS, en association avec le ritonavir, et de propionate de fluticasone peut causer les mêmes effets (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Des effets corticostéroïdiens systémiques tels que le syndrome de Cushing et une suppression surrénalienne ont été signalés durant la pharmacovigilance post-commercialisation chez des |
Catégorie médicamenteuse : Nom du médicament | Commentaire clinique |
| patients recevant du ritonavir et du propionate de fluticasone par voie inhalée ou intranasale. Par conséquent, l’administration concomitante de propionate de fluticasone et d’APTIVUS/ritonavir n’est recommandée que si le bienfait possible pour le patient l’emporte sur le risque d’effets secondaires corticostéroïdiens systémiques. | |
Dérivés ergoliniques : dihydroergotamine ergonovine ergotamine | CONTRE-INDIQUÉS en raison du risque de réactions graves et/ou possiblement mortelles, telles qu’une toxicité ergolinique aiguë caractérisée par un vasospasme périphérique et une ischémie au niveau des membres et d’autres tissus. |
Herbes médicinales : millepertuis | CONTRE-INDIQUÉES : peuvent entraîner la perte de la réponse virologique et une résistance possible à APTIVUS ou à la catégorie des inhibiteurs de la protéase. |
Inhibiteurs de la HMG-CoA- réductase : lovastatine simvastatine | CONTRE-INDIQUÉS en raison du risque accru de myopathie, y compris la rhabdomyolyse. |
Inhibiteurs de la HMG-CoA- réductase : atorvastatine | L’utilisation concomitante d’APTIVUS et d’une faible dose de ritonavir et de l’atorvastatine n’est pas recommandée en raison du risque accru de myopathie, y compris la rhabdomyolyse. |
Inhibiteurs de la phosphodiestérase (PDE5) : Pour le traitement de l’hypertension artérielle pulmonaire : sildénafil | CONTRE-INDIQUÉS. L’administration concomitante d’APTIVUS/ritonavir et du sildénafil peut entraîner une élévation significative des concentrations plasmatiques du sildénafil et une augmentation de l’incidence de manifestations indésirables associées au sildénafil dont l’hypotension, une syncope, des changements visuels et un priapisme. La dose sûre et efficace du sildénafil en association avec APTIVUS/ritonavir n’a pas été déterminée. Voir le Tableau 9 pour l’utilisation du sildénafil en présence de dysfonction érectile. |
| Inhibiteurs de la pompe à protons / antagonistes H2 : | Une étude sur les interactions médicamenteuses chez des sujets en santé a démontré que l’administration d’APTIVUS/ritonavir a significativement diminué les expositions plasmatiques à l’oméprazole (ASC et Cmax de 71 % et de 73 %, |
Catégorie médicamenteuse : Nom du médicament | Commentaire clinique |
oméprazole ésoméprazole | respectivement). Par conséquent, l’administration concomitante d’oméprazole ou d’ésoméprazole avec APTIVUS/ritonavir n’est pas recommandée. Si cette association ne peut être évitée, on devrait considérer des ajustements graduels de la dose de l’oméprazole ou de l’ésoméprazole en fonction de la réponse clinique au traitement. Des recommandations pour les doses maximales d’oméprazole ou d’ésoméprazole sont disponibles dans les monographies de chaque produit. |
Inhibiteurs de la protéase : atazanavir fosamprénavir lopinavir saquinavir | Dans une étude clinique portant sur le traitement d’association d’inhibiteurs de la protéase à potentialisation double auprès d’adultes séropositifs pour le VIH ayant été exposés à plusieurs traitements, l’administration d’APTIVUS et de 200 mg de ritonavir a entraîné une réduction de 55 %, de 70 % et de 78 % de la Cmin de l’amprénavir, du lopinavir et du saquinavir, respectivement. Une réduction de 81 % de la Cmin de l’atazanavir a été également observée dans une étude sur l’interaction chez des sujets volontaires sains. L’administration concomitante d’APTIVUS, administré avec 200 mg de ritonavir, et des inhibiteurs de la protéase fosamprénavir, atazanavir, lopinavir ou saquinavir (chacun administré avec une faible dose de ritonavir) a entraîné des diminutions significatives des concentrations plasmatiques de ces inhibiteurs de la protéase (voir 10.3 Pharmacocinétique, Tableau 11). L’association d’un inhibiteur de la protéase avec APTIVUS/ritonavir n’est pas recommandée. |
Inhibiteurs non nucléosidiques de la transcriptase inverse : étravirine | APTIVUS/ritonavir a entraîné une diminution de 76 % de l’ASC de l’étravirine pouvant avoir un impact significatif sur la réponse virologique à l’étravirine. L’administration concomitante de l’étravirine et d’APTIVUS/ritonavir n’est pas recommandée. |
Neuroleptiques : pimozide quétiapine | CONTRE-INDIQUÉS en raison de l’inhibition du CYP3A par APTIVUS/ritonavir, laquelle peut entraîner des réactions graves et/ou possiblement mortelles, telles que les arythmies cardiaques et le coma. |
Sédatifs/somnifères : midazolam par voie orale | L’administration concomitante d’APTIVUS/ritonavir et de sédatifs/somnifères comme le midazolam ou le triazolam par |
Catégorie médicamenteuse : Nom du médicament | Commentaire clinique |
| triazolam par voie orale | voie orale est CONTRE-INDIQUÉE en raison du risque de réactions graves et/ou possiblement mortelles telles qu'une sédation prolongée ou accrue ou une dépression respiratoire. Le ritonavir est un inhibiteur puissant du CYP3A et influence donc les médicaments métabolisés par cet enzyme. Les concentrations d'une dose unique de midazolam administrée par voie intraveineuse ont augmenté de 2,8 fois (ASC0-24h) et les concentrations de midazolam administré par voie orale ont augmenté de 10 fois lorsque ce médicament a été administré en association avec APTIVUS/ritonavir à l'état d’équilibre. |
Les médicaments énumérés au Tableau 9 sont basés sur des rapports de cas ou d’études sur les interactions médicamenteuses ou d’interactions potentielles dues à l’ampleur ou à la gravité anticipée de l’interaction (c.-à-d. ceux identifiés comme étant contre-indiqués).
Tableau 9 : Interactions médicamenteuses significatives établies et possibles : Un ajustement de la dose ou du traitement peut être recommandé en fonction des études sur les interactions médicamenteuses ou les interactions prévues
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| Agents anti-VIH | |||
| Inhibiteurs nucléosidiques de la transcriptase inverse | |||
| Abacavir | Essai clinique | ↓ ASC de l’abacavir d’environ 40 % | L’importance clinique de la diminution des concentrations d’abacavir n’a pas été établie. Un ajustement de la dose d’abacavir ne peut être recommandé pour l’instant. |
| Didanosine (EC) | Essai clinique | ↓ didanosine | L’importance clinique de la diminution des concentrations de didanosine n’a pas été établie. Pour une absorption |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| optimale, la didanosine devrait être administrée à au moins 2 heures d’intervalle d’APTIVUS en association avec le ritonavir pour éviter toute incompatibilité entre les médicaments. | |||
| Zidovudine | Essai clinique | ↓ ASC de la zidovudine d’environ 35 %. Les concentrations glycuroniques de la ZDV n’ont pas été affectées. | L’importance clinique de la réduction des concentrations de zidovudine n’a pas été établie. Un ajustement de la dose de zidovudine ne peut être recommandé pour l’instant. |
| Lamivudine et stavudine | Essai clinique | Aucun changement significatif de l’ASC de la lamivudine ni de la stavudine | Aucun ajustement posologique de la lamivudine ni de la stavudine n’est recommandé. |
| Ténofovir | Essai clinique | Aucun changement significatif des concentrations plasmatiques du ténofovir. | Aucun ajustement posologique de la dose du ténofovir n’est recommandé. |
| Emtricitabine | Théorie | Emtricitabine (non étudiée) Tipranavir (non étudié) | Aucun ajustement posologique d’emtricitabine n’est recommandé. |
| Inhibiteurs non nucléosidiques de la transcriptase inverse | |||
| Éfavirenz | Essai clinique | Aucun impact significatif sur l’ASC et la Cmin de l’éfavirenz. | Une dose de 600 mg 1 f.p.j. d’éfavirenz à l’état d’équilibre administré avec APTIVUS/ritonavir (500/200 mg bid) à l’état d’équilibre n’a eu |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| aucun impact significatif sur l’ASC et la Cmax du tipranavir (diminutions de 2,9 % et de 8,3 %, respectivement) et a entraîné une élévation peu significative de la Cp12h (19,2 %). Par conséquent, aucun ajustement de la dose n’est requis. | |||
| Névirapine | Théorie | Aucune interaction significative avec la névirapine n’a été observée. | Par conséquent, aucun ajustement de la dose n’est requis. |
| Rilpivirine | Théorie | Rilpivirine (non étudiée) | L’administration concomitante de la rilpivirine et d’APTIVUS/ritonavir n’a pas fait l’objet d’études. L’administration concomitante de la rilpivirine et de darunavir ou de lopinavir rehaussés de ritonavir a entraîné une augmentation des concentrations plasmatiques de la rilpivirine. Si APTIVUS/ritonavir est administré en association avec la rilpivirine, une surveillance étroite et/ou un ajustement de la dose des médicaments pourrait être nécessaire. |
| Étravirine | Essai clinique | ↓ étravirine | APTIVUS/ritonavir a entraîné une diminution de 76 % de l’ASC de l’étravirine pouvant avoir un impact significatif sur |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| la réponse virologique à l’étravirine. L’administration concomitante de l’étravirine et d’APTIVUS/ritonavir n’est pas recommandée. | |||
| Inhibiteurs de la fusion | |||
| Enfuvirtide | Théorie Essai clinique | Aucune donnée officielle sur les interactions médicamenteuses entre APTIVUS, administré en association avec 200 mg de ritonavir, et les inhibiteurs de la fusion n’est disponible pour le moment. | L’administration concomitante d’enfuvirtide et d’APTIVUS/ritonavir est associée à une augmentation de la concentration plasmatique minimale du tipranavir à l’état d’équilibre d’environ 45 % dans la population à l’étude. Des augmentations semblables ont été observées avec les concentrations plasmatiques minimales du lopinavir (23 %) et du saquinavir (63 %) après l’administration concomitante d’enfuvirtide. Le mécanisme à l’origine de cette interaction n’est pas connu. Un ajustement de la dose du tipranavir ou du ritonavir n’est pas recommandé. |
| Inhibiteur du transfert de brin de l’intégrase | |||
| Raltégravir | Essai clinique | Des doses multiples d’APTIVUS/ritonavir ont diminué la C12 du raltégravir, mais n’ont | Des données favorables sur l’efficacité obtenues durant des études de phase III confirment qu’APTIVUS/ritonavir peut être |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| pas significativement influencé l’ASC0-12 ni la Cmax. | administré en association avec le raltégravir à 400 mg bid sans ajustement nécessaire de la dose. Pour obtenir de l’information sur les autres doses de raltégravir, veuillez consulter les renseignements thérapeutiques actuels du raltégravir. | ||
| Dolutégravir | Théorie | ↓ dolutégravir | L’administration concomitante d’APTIVUS/ritonavir et de dolutégravir peut entraîner une réduction de l’exposition au dolutégravir (ASC, concentration maximale et concentration minimale) parce que le tipranavir agit comme un substrat et un inducteur du CYP3A4. Pour connaître les recommandations posologiques, veuillez consulter les renseignements thérapeutiques actuels du dolutégravir. |
| Autres agents utilisés pour les infections opportunistes | |||
| Antifongiques : | |||
Fluconazole Itraconazole Kétoconazole | Essai clinique Théorie Théorie | ↑ tipranavir ↔ fluconazole | Le fluconazole a augmenté les concentrations de TPV, mais aucun ajustement de la dose n’est nécessaire. Des doses de fluconazole >200 mg/jour ne sont pas recommandées. |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| Voriconazole | Théorie | ↑ itraconazole (non étudié) ↑ kétoconazole (non étudié) ↨ voriconazole (non étudié) | Selon les considérations théoriques, l’itraconazole et le kétoconazole devraient être utilisés avec prudence. Des doses élevées (200 mg/jour) ne sont pas recommandées. En raison des nombreux systèmes d’isoenzymes CYP participant au métabolisme du voriconazole, il est difficile de prédire les interactions avec APTIVUS/ritonavir. |
Cobicistat et produits contenant du cobicistat | Théorie | ↓ tipranavir (tipranavir seul) ↓ cobicistat (tipranavir seul) | APTIVUS/ritonavir ne devrait pas être administré en concomitance avec le cobicistat ou des produits qui contiennent du cobicistat. Le cobicistat inhibe considérablement les enzymes hépatiques, ainsi que d’autres voies métaboliques. L’administration concomitante du tipranavir et du cobicistat diminue considérablement l’exposition à ces deux produits par comparaison à l’exposition au tipranavir résultant de l’administration de ce dernier avec une faible dose de ritonavir. |
| Antimycobactériens : | |||
| Clarithromycine | Essai clinique | ↑ tipranavir | Les patients qui prennent de la clarithromycine à des doses supérieures à 500 mg bid |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
↑ clarithromycine, ↓ métabolite du 14-hydroxy- clarithromycine | devraient faire l’objet d’une surveillance étroite visant à détecter des signes de toxicité. Aucun ajustement de la dose d’APTIVUS ni de la clarithromycine n’est nécessaire pour les patients dont la fonction rénale est normale. Pour les patients présentant une atteinte rénale, les ajustements posologiques suivants devraient être considérés :
| ||
| Rifabutine | Essai clinique | Tipranavir inchangé ↑ rifabutine ↑ désacétyl-rifabutine | Étude avec dose unique. Des réductions de la posologie de la rifabutine de 75 % sont recommandées (p. ex., 150 mg tous les deux jours). Une surveillance des effets indésirables chez les patients recevant cette association est de mise. Des diminutions |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| additionnelles de la posologie pourraient être nécessaires. | |||
| Autres agents couramment utilisés | |||
| Antiacides | Essai clinique | ↓ tipranavir | Lorsque APTIVUS/ritonavir a été associé à 20 mL d’un antiacide à base d’aluminium et de magnésium, l’ASC12h, la Cmax et la C12h du tipranavir ont été réduites de 27, 25 et 29 %, respectivement. Il faudrait considérer l’administration séparée d’APTIVUS/ritonavir et des antiacides afin d’éviter la diminution de l’absorption du tipranavir. |
| Anticonvulsivants : | |||
Carbamazépine Phénobarbital Phénytoïne | Essai clinique Étude de cas Essai clinique | ↓ tipranavir ↑ carbamazépine | La carbamazépine, le phénobarbital et la phénytoïne devraient être administrés avec précaution en association avec APTIVUS/ritonavir. APTIVUS pourrait être moins efficace en raison de la diminution des concentrations plasmatiques du tipranavir chez les patients prenant ces agents de façon concomitante. L’administration concomitante de la carbamazépine à une dose de 200 mg bid a entraîné une élévation des concentrations plasmatiques de |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| la carbamazépine (d’environ 23 % de la Cmin moyenne géométrique pour le total de carbamazépine et carbamazépine-10,11 -époxyde, deux fractions moléculaires actives sur le plan pharmacologique) ainsi qu’une diminution de la Cmin du tipranavir (d’environ 61 % par rapport aux témoins historiques), ce qui peut causer une diminution de l’efficacité. Des doses plus élevées de carbamazépine pourraient causer des diminutions encore plus marquées des concentrations plasmatiques du tipranavir. | |||
| Acide valproïque | Théorie | ↓ acide valproïque | Il faut faire preuve de précaution lorsqu’on prescrit de l’acide valproïque. L’acide valproïque peut être moins efficace en raison d’une diminution des concentrations plasmatiques de l’acide valproïque chez les patients recevant également APTIVUS. |
| Antidépresseurs | |||
| Trazodone | Essai clinique | ↑ trazodone | Des effets indésirables (nausées, étourdissements, hypotension et syncope) ont été observés après l’administration concomitante |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
Bupropion Désipramine | Essai clinique Théorie | ↓ bupropion Association avec APTIVUS/ritonavir non étudiée ↑ désipramine | de trazodone et de ritonavir. Si le trazodone est utilisé avec APTIVUS/ritonavir, cette association devrait être utilisée avec précaution et on devrait considérer réduire la dose de trazodone. À l’état d’équilibre, APTIVUS, administré en association avec le ritonavir, a entraîné une diminution d’environ 50 % de la Cmax et de l’ASC du bupropion. Une surveillance clinique attentive doit être recommandée lorsque ces médicaments sont administrés en association. Une élévation de la concentration de la désipramine doit être envisagée lorsqu’APTIVUS est administré en association avec une faible dose de ritonavir. Une réduction de la posologie et une surveillance de la concentration de la désipramine sont recommandées. |
| Antigoutteux | |||
| Colchicine | Théorie | ↑ colchicine | L’exposition à la colchicine, un substrat du CYP34A, peut être augmentée avec |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
l’administration concomitante d’APTIVUS/ritonavir. Chez les patients ayant une fonction rénale et hépatique normale, un ajustement de la dose de la colchicine est recommandé lors de l’administration concomitante avec APTIVUS/ritonavir. Traitement des crises de goutte
Traitement prophylactique des crises de goutte – Administration concomitante de colchicine et d’APTIVUS/ritonavir : si le traitement original était de 0,6 mg deux fois par jour, le traitement devrait être ajusté à 0,3 mg (un demi-comprimé) une fois par jour. Si le traitement original était de 0,6 mg une fois par jour, le traitement devrait être ajusté à 0,3 mg (un demi-comprimé) une fois tous les deux jours. |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| Traitement de la fièvre méditerranéenne familiale (FMF) – Administration concomitante de colchicine et d’APTIVUS/ritonavir : dose quotidienne maximale de 0,6 mg (peut être administrée à raison de 0,3 mg deux fois par jour). | |||
| Inhibiteurs des canaux calciques | |||
Diltiazem Félodipine Nicardipine Nisoldipine Vérapamil | Théorie | L’association avec APTIVUS/ritonavir n’a pas fait l’objet d’études. Il est impossible de prédire l’effet d’APTIVUS/ritonavir sur les inhibiteurs des canaux calciques, lesquels sont des substrats doubles du CYP3A et de la Pgp, en raison de l’effet contradictoire d’APTIVUS/ritonavir sur le CYP3A et la Pgp ↨ diltiazem ↑ félodipine (substrat du CYP3A mais pas de la Pgp) ↨ nicardipine | Il faut faire preuve de précaution et la surveillance clinique des patients est recommandée. |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
↨ nisoldipine (substrat du CYP3A, mais on ne sait pas si elle est un substrat de la Pgp) ↨ vérapamil | |||
Disulfiram/ Métronidazole | Théorie | L’association avec APTIVUS/ritonavir n’a pas fait l’objet d’études | Les capsules APTIVUS renferment de l’alcool, ce qui peut occasionner des réactions semblables à celles du disulfiram lorsque APTIVUS est administré avec du disulfiram ou d’autres médicaments qui produisent cette réaction (p. ex., métronidazole). |
| Antagoniste des récepteurs de l’endothéline | |||
| Bosentan | Théorie | ↑ bosentan | Administration du bosentan chez des patients recevant APTIVUS/ritonavir : Pour les patients ayant reçu APTIVUS/ritonavir pendant au moins 10 jours, le traitement par bosentan devrait être instauré à 62,5 mg une fois par jour ou tous les deux jours selon la tolérabilité du patient. Administration d’APTIVUS/ritonavir chez des patients recevant du bosentan : Le traitement par bosentan devrait être interrompu pendant au moins 36 heures |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
avant le début du traitement par APTIVUS/ritonavir. Au moins 10 jours après le début du traitement par APTIVUS/ritonavir, le traitement par bosentan peut être repris à raison de 62,5 mg une fois par jour ou tous les deux jours selon la tolérabilité du patient. | |||
| Inhibiteurs de la HMG-CoA-réductase : | |||
| Rosuvastatine | Essai clinique | ↑ rosuvastatine | L’administration concomitante d’APTIVUS/ritonavir et de rosuvastatine devrait être instaurée avec la dose de rosuvastatine la plus faible possible (5 mg/jour), augmentée graduellement jusqu’à l’obtention d’une réponse thérapeutique et sous surveillance clinique étroite afin de détecter tout symptôme associé à la rosuvastatine décrit dans la monographie de ce produit. |
| Pravastatine | Théorie | ↑ pravastatine (non étudiée) | Étant donné les similitudes de l’élimination de la pravastatine et de la rosuvastatine, il est également recommandé d’instaurer la pravastatine à la dose la plus faible possible (10 mg/jour) afin de détecter tout symptôme associé à la |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| pravastatine décrit dans la monographie de ce produit. | |||
| Atorvastatine | Essai clinique | ↑ atorvastatine ↓ métabolites d’hydroxy- atorvastatine | Si l’administration concomitante est nécessaire, ne pas dépasser la dose quotidienne de 10 mg d’atorvastatine. |
| Fluvastatine | Théorie | ↑ fluvastatine (non étudiée) | Théoriquement, le ritonavir peut stimuler le CYP 2C9 et augmenter le métabolisme de la fluvastatine en métabolites inactifs, ce qui pourrait réduire l’effet thérapeutique de la fluvastatine. |
Simvastatine et lovastatine | Théorie | ↑ simvastatine ↑ lovastatine | L’administration concomitante d’APTIVUS/ritonavir et de simvastatine ou de lovastatine pourrait occasionner une augmentation considérable des concentrations d’inhibiteurs de la HMG-CoA réductase. Voir les sections 2 CONTRE- INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES. |
| Hypoglycémiants | |||
| Glimépiride | Théorie | L’association avec APTIVUS/ritonavir n’a pas fait l’objet d’études. | On recommande la surveillance étroite de la glycémie. |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
Glyburide Pioglitazone Répaglinide Tolbutamide | ↔ glimépiride (CYP 2C9) ↔ glyburide (CYP 2C9) ↨ pioglitazone (CYP 2C8 et CYP 3A4) ↨ répaglinide (CYP 2C8 et CYP 3A4) ↔ tolbutamide (CYP 2C9) L’effet d’APTIVUS/ritonavir sur les substrats du CYP 2C8 et du CYP 2C9 n’est pas connu. | ||
| Immunosuppresseurs | |||
| Théorie | L’association avec APTIVUS/ritonavir n’a pas fait l’objet d’études. Il est impossible de prédire l’effet du TPV/ritonavir sur les immunosuppresseurs en raison de l’effet contradictoire du TPV/ritonavir sur le CYP3A et la P-gp. ↨ cyclosporine ↨ sirolimus | La surveillance plus fréquente des concentrations de ces médicaments est recommandée jusqu’à ce que les concentrations sanguines soient stabilisées. | |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
Cyclosporine Sirolimus Tacrolimus | ↨ tacrolimus L’effet de l’administration concomitante d’APTIVUS/ritonavir sur un substrat pour le CYP3A4/5 a entraîné une inhibition puissante d’APTIVUS/ritonavir, à la fois avec la première dose et à l’état d’équilibre. Lorsque APTIVUS/ritonavir a été administré en association avec un substrat pour la P-gp, on a observé une inhibition modérée de la P-gp avec la première dose d’APTIVUS/ritonavir, mais aucun effet n’a été observé sur la P-gp avec l’administration d’APTIVUS/ritonavir à l’état d’équilibre. On s’attend à ce que des effets semblables soient observés avec ces immunosuppresseurs. | ||
| Lopéramide | Essai clinique | Une étude de l’interaction pharmacodynamique | L’importance clinique de ces changements est inconnue. |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
menée auprès de sujets volontaires sains a démontré que l’administration de lopéramide et d’APTIVUS avec une faible dose de ritonavir n’entraîne aucun changement cliniquement pertinent de la réponse respiratoire au dioxyde de carbone. L’analyse pharmacocinétique a démontré une diminution de l’ASC et de la Cmax du lopéramide de 51 % et de 61 %, respectivement et de la Cmin du tipranavir de 26 %. | |||
| Agoniste du récepteur bêta2-adrénergique de longue durée d’action | |||
| Salmétérol | Théorie | L’utilisation concomitante du salmétérol et d’APTIVUS, en association avec une faible dose de ritonavir, n’est pas recommandée. Cette association peut augmenter le risque d’effets indésirables cardiovasculaires dus au salmétérol, y compris une prolongation de l’intervalle QT, | |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| des palpitations et une tachycardie sinusale. | |||
| Analgésiques narcotiques | |||
| Mépéridine | Théorie | L’association avec APTIVUS/ritonavir n’a pas fait l’objet d’études ↓ mépéridine, ↑ normépéridine | APTIVUS, administré avec une faible dose de ritonavir, peut diminuer les concentrations de mépéridine et augmenter celles de son métabolite, la normépéridine. Une augmentation de la posologie et l’utilisation prolongée de la mépéridine ne sont pas recommandées en raison des concentrations élevées du métabolite normépéridine qui exerce à la fois une activité analgésique et une stimulation du SNC (p. ex., crises convulsives). |
| Méthadone | Essai clinique | ↓ ASC et Cmax de la méthadone de 50 % | L’administration concomitante d’APTIVUS et d’une faible dose de ritonavir avec une dose unique de méthadone entraîne une réduction d’environ 50 % des concentrations de méthadone (ASC et Cmax). Si APTIVUS/ritonavir est administré en concomitance avec une dose unique de méthadone, on devrait surveiller l’apparition d’un syndrome de sevrage aux opiacés. |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| La posologie de la méthadone devra peut-être être augmentée si elle est administrée en association avec le tipranavir et 200 mg de ritonavir. | |||
| Inhibiteur nucléosidique analogue de l’ADN polymérase | |||
| Valaciclovir | Essai clinique | L’administration concomitante du valaciclovir et d’APTIVUS/ritonavir n’a pas entraîné d’effets pharmacocinétiques pertinents sur le plan clinique. | Par conséquent, ces agents peuvent être administrés en association sans ajustement nécessaire de la dose. |
| Contraceptifs oraux / œstrogènes | |||
Éthinylœstradiol Progestines | Essai clinique | ↓ des concentrations d’éthinylœstradiol de 50 % | D’autres méthodes contraceptives non hormonales devraient être utilisées si des contraceptifs oraux à base d’œstrogènes sont administrés en association avec APTIVUS et le ritonavir. Les patientes utilisant un traitement hormonal substitutif à base d’œstrogènes devraient faire l’objet d’une surveillance clinique étroite pour détecter des signes de carence en œstrogènes. Les femmes prenant des œstrogènes sont |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
| exposées à un risque plus élevé d’éruptions cutanées. | |||
| Inhibiteurs de la PDE5 | |||
Sildénafil Tadalafil Vardénafil | Théorie Essai clinique Théorie | ↑ inhibiteurs de la PDE5 ↑ sildénafil (non étudié) ↑ tadalafil ↑ vardénafil (non étudié) | L’administration concomitante d’APTIVUS/ritonavir et d’un inhibiteur de la PDE5 peut entraîner une augmentation des effets indésirables dus à l’inhibiteur de la PDE5, y compris l’hypotension, la syncope, les troubles visuels et un priapisme. Pour le traitement de la dysfonction érectile L’administration concomitante d’inhibiteurs de la PDE5 et d’APTIVUS/ritonavir devrait se faire avec prudence et selon les consignes suivantes :
Pour le traitement de l’hypertension artérielle |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
pulmonaire (sildénafil et tadalafil)
| |||
| Inhibiteurs sélectifs du recaptage de la sérotonine | |||
Fluoxétine Paroxétine Sertraline | Théorie | L’association avec APTIVUS/ritonavir n’a pas fait l’objet d’études. ↑ fluoxétine ↑ paroxétine ↑ sertraline | L’index thérapeutique des antidépresseurs est varié, mais il pourrait être nécessaire d’ajuster les doses au début du traitement par APTIVUS/ritonavir. |
| Théophylline | Théorie | APTIVUS, administré avec une faible dose de ritonavir, peut diminuer les concentrations de théophylline. | Il peut être nécessaire d’augmenter la dose de théophylline et on devrait considérer une surveillance du traitement. |
| Anticoagulants oraux | |||
| Warfarine | Théorie | ↔ s-warfarine | La surveillance clinique et biologique étroite (mesure du |
Catégorie du médicament concomitant : Nom du médicament | Source des preuves | Effet sur la concentration d’APTIVUS, administré en association avec du ritonavir ou un médicament concomitant | Commentaire clinique |
RIN) est recommandée lorsque la warfarine est administrée en association avec APTIVUS/ritonavir. | |||
| Buprénorphine/ naloxone | Essai clinique | ↔ buprénorphine/ naloxone ↓ tipranavir | Une étude pharmacocinétique (n=10) a indiqué que l’ASC et la Cp24h de la buprénorphine n’étaient pas significativement influencées par l’administration concomitante de TPV/rtv. Comparativement aux témoins, la Cmin du tipranavir était réduite de 39 % avec cette association. |
9.5 Interactions médicament-aliment
Les capsules d’APTIVUS, administrées avec des repas à teneur élevée en gras ou une collation légère comprenant une rôtie et du lait écrémé, ont été testées dans le cadre d’une étude à doses multiples. La nourriture accentuait la durée de la biodisponibilité (estimation du point de l’ASC de 1,31, intervalle de confiance de 1,23-1,39), mais avait un effet minime sur les concentrations maximales du tipranavir (estimation du point Cmax de 1,16, intervalle de confiance de 1,09-1,24).
APTIVUS peut être pris sans danger avec des repas standard ou des repas à teneur élevée en gras. Les capsules d’APTIVUS, administré avec du ritonavir, devraient être prises avec de la nourriture.
9.6 Interactions médicament-plante médicinale
Les préparations à base de millepertuis ne doivent pas être utilisées avec la prise d’APTIVUS, en association avec une faible dose de ritonavir. L’administration concomitante d’inhibiteurs de la protéase, dont APTIVUS, et du millepertuis pourrait occasionner une diminution considérable des concentrations de l’inhibiteur de la protéase et pourrait entraîner des concentrations sous-optimales du tipranavir, et par conséquent, une perte de la réponse virologique et une résistance possible à APTIVUS ou à la catégorie des inhibiteurs de la protéase (voir les tableaux 1 et 8).
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été déterminée.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le virus de l’immunodéficience humaine (VIH-1) code pour une aspartyl-protéase essentielle au clivage et à la maturation des précurseurs protéiniques viraux. Le tipranavir est un inhibiteur non peptidique de la protéase du VIH-1 qui inhibe la réplication du virus en empêchant la maturation des particules virales.
10.2 Pharmacodynamie
Il est essentiel que APTIVUS (tipranavir) soit administré avec 200 mg de ritonavir deux fois par jour pour obtenir des concentrations plasmatiques efficaces de tipranavir et permettre une posologie biquotidienne (voir 4 POSOLOGIE ET ADMINISTRATION). Le ritonavir inhibe le cytochrome P450 hépatique CYP3A, la pompe d’efflux intestinal P-glycoprotéine (Pgp) et possiblement le cytochrome P450 intestinal CYP3A. Tel qu’il a été démontré dans une évaluation de la dose menée auprès de 113 hommes et femmes volontaires séronégatifs, le ritonavir augmente l’ASC0-12h, la Cmax et la Cmin et diminue la clairance du tipranavir. APTIVUS, administré avec du ritonavir (500 mg/200 mg deux fois par jour), a été associé à une augmentation de 29 fois les concentrations plasmatiques minimales matinales moyennes géométriques à l’état d’équilibre comparativement à 500 mg d’APTIVUS deux fois par jour sans ritonavir.
10.3 Pharmacocinétique
Tableau 10 - Paramètres pharmacocinétiques pour le tipranavir en présence de médicaments concomitants
| Médicament concomitant | Dose du médicament concomitant (posologie) | Dose d’APTIVUS/ ritonavir (posologie) | n | PC | Proportion (intervalle de confiance de 90 %) des paramètres pharmacocinétiques du tipranavir avec ou sans médicament concomitant | ||
| Cmax | ASC | Cmin | |||||
| Atazanavir | 300/100 mg QD (9 doses) | 500/100 mg BID (34 doses) | 13 | ↑ | 1,08 (0,98, 1,20) | 1,20 (1,09, 1,32) | 1,75 (1,39, 2,20) |
| Atorvastatine | 10 mg (1 dose) | 500/200 mg BID (14 doses) | 22 | ↔ | 0,96 (0,86, 1,07) | 1,08 (1,00, 1,15) | 1,04 (0,89, 1,22) |
| Clarithromycine | 500 mg BID (25 doses) | 500/200 mg BID* | 24 (68) | ↑ | 1,40 (1,24, 1,47) | 1,66 (1,43, 1,73) | 2,00 (1,58, 2,47) |
| Didanosine | 400 mg (1 dose) | 500/100 mg BID (27 doses) | 5 | ↓ | 1,32 (1,09, 1,60) | 1,08 (0,82, 1,42) | 0,66 (0,31, 1,43) |
| Éfavirenz | 600 mg QD (8 doses) | 500/100 mg BID* | 21 (89) | ↓ | 0,79 (0,69, 0,89) | 0,69 (0,57, 0,83) | 0,58 (0,36, 0,86) |
750/200 mg BID* | 25 (100) | ↔ | 0,97 (0,85,1,0 9) | 1,01 (0,85, 1,18) | 0,97 (0,69, 1,28) | ||
Éthinyl- œstradiol/ | 0,035/1,0 mg (1 dose) | 500/100 mg BID | 21 | ↓ | 1,10 (0,98, 1,24) | 0,98 (0,88, 1,11) | 0,73 (0,59, 0,90) |
| Médicament concomitant | Dose du médicament concomitant (posologie) | Dose d’APTIVUS/ ritonavir (posologie) | n | PC | Proportion (intervalle de confiance de 90 %) des paramètres pharmacocinétiques du tipranavir avec ou sans médicament concomitant | ||
| Cmax | ASC | Cmin | |||||
| Noréthindrone | (21 doses) | ||||||
750/200 mg BID (21 doses) | 13 | ↔ | 1,01 (0,96, 1,06) | 0,98 (0,90, 1,07) | 0,91 (0,69, 1,20) | ||
| Fluconazole | 100 mg QD (12 doses) | 500/200 mg BID* | 20 (68) | ↑ | 1,32 (1,18, 1,47) | 1,50 (1,29, 1,73) | 1,69 (1,33, 2,09) |
| Lopéramide | 16 mg (1 dose) | 750/200 mg BID (21 doses) | 24 | ↓ | 1,03 (0,92, 1,17) | 0,98 (0,86, 1,12) | 0,74 (0,62, 0,88) |
| Rifabutine | 150 mg (1 dose) | 500/200 mg BID (15 doses) | 21 | ↔ | 0,99 (0,93, 1,07) | 1,00 (0,96, 1,04) | 1,16 (1,07, 1,27) |
| Rosuvastatine | 10 mg (1 dose) | 500/200 mg BID (24 doses) | 16 | ↔ | 1,08 (1,00, 1,17) | 1,06 (0,97, 1,15) | 0,99 (0,88, 1,11) |
| Ténofovir | 300 mg (1 dose) | 500/100 mg BID | 22 | ↓ | 0,83 (0,74, 0,94) | 0,82 (0,75, 0,91) | 0,79 (0,70, 0,90) |
750/200 mg BID (23 doses) | 20 | ↔ | 0,89 (0,84, 0,96) | 0,91 (0,85, 0,97) | 0,88 (0,78, 1,00) | ||
| Zidovudine | 300 mg (1 dose) | 500/100 mg BID | 29 | ↓ | 0,87 (0,80, 0,94) | 0,82 (0,76, 0,89) | 0,77 (0,68, 0,87) |
| Médicament concomitant | Dose du médicament concomitant (posologie) | Dose d’APTIVUS/ ritonavir (posologie) | n | PC | Proportion (intervalle de confiance de 90 %) des paramètres pharmacocinétiques du tipranavir avec ou sans médicament concomitant | ||
| Cmax | ASC | Cmin | |||||
750/200 mg BID (23 doses) | 25 | ↔ | 1,02 (0,94, 1,10) | 1,02 (0,92, 1,13) | 1,07 (0,86, 1,34) | ||
*état d’équilibre comparé aux données historiques (n)
Tableau 11 : Paramètres pharmacocinétiques pour le médicament concomitant en présence d’APTIVUS/ritonavir
| Médicament concomitant | Dose du médicament concomitant (posologie) | Dose de APTIVUS/ ritonavir (posologie) | n | PC | Proportion (intervalle de confiance de 90 %) des paramètres pharmacocinétiques du médicament concomitant avec ou sans APTIVUS/ritonavir; Aucun effet = 1,00 | ||
| Cmax | ASC | Cmin | |||||
| Amprénavir/RTVa | 600/100 mg BID (27 doses) | 500/200 mg BID (28 doses) | 16 74 | ↓ ↓ | 0,61 (0,51, 0,73)d - | 0,56 (0,49, 0,64)d - | 0,45 (0,38, 0,53)d 0,44 (0,39, 0,49)e |
| Abacavira | 300 mg BID (43 doses) | 250/200 mg BID 750/100 mg BID 1250/100 mg BID (42 doses) | 28 14 11 | ↓ ↓ ↓ | 0,56 (0,48, 0,66) 0,54 (0,47, 0,63) 0,48 (0,42, 0,53) | 0,56 (0,49, 0,63) 0,64 (0,55, 0,74) 0,65 (0,55, 0,76) | - - - |
| Atazanavir | 300/100 mg QD (9 doses) | 500/100 mg BID (34 doses) | 13 | ↓ | 0,43 (0,38, 0,50) | 0,32 (0,29, 0,36) | 0,19 (0,15, 0,24) |
| Atorvastatine | 10 mg (1 dose) | 500/200 mg BID (17 doses) | 22 | ↑ | 8,61 (7,25, 10,21) | 9,36 (8,02, 10,94) | 5,19 (4,21, 6,40) |
| Orthohydroxy-atorvastatine | 21, 12, 17 | ↓ | 0,02 (0,02, 0,03) | 0,11 (0,08, 0,17) | 0,07 (0,06, 0,08) | ||
| Parahydroxy-atorvastatine | 13, 22, 1 | ↓ | 1.04 (0,87, 1,25) | 0,18 (0,14, 0,24) | 0,33 (ND) | ||
| Clarithromycine | 500 mg BID (25 doses) | 500/200 mg BID (15 doses) | 21 | ↑ | 0,95 (0,83, 1,09) | 1,19 (1,04, 1,37) | 1,68 (1,42, 1,98) |
| 14-OH-clarithromycine | 21 | ↓ | 0,03 (0,02, 0,04) | 0,03 (0,02, 0,04) | 0,05 (0,04, 0,07) | ||
| Didanosineb | 200 mg BID, ≥ 60 kg 125 mg BID, < 60 kg (43 doses) | 250/200 mg BID 750/100 mg BID 1250/100 mg BID (42 doses) | 10 8 9 | ↓ ↔ ↔ | 0,57 (0,42, 0,79) 0,76 (0,49, 1,17) 0,77 (0,47, 1,26) | 0,67 (0,51, 0,88) 0,97 (0,64, 1,47) 0,87 (0,47, 1,65) | - - - |
400 mg (1 dose) | 500/100 mg BID (27 doses) | 5 | ↔ | 0,80 (0,63, 1,02) | 0,90 (0,72, 1,11) | 1,17 (0,62, 2,20) | |
| Éfavirenzb | 600 mg QD (15 doses) | 500/100 mg BID 750/200 mg BID (15 doses) | 24 22 | ↔ ↔ | 1,09 (0,99, 1,19) 1,12 (0,98, 1,28) | 1,04 (0,97, 1,12) 1,00 (0,93, 1,09) | 1,02 (0,92, 1,12) 0,94 (0,84, 1,04) |
| Éthinylœs-tradiol | 0.035 mg (1 dose) | 500/100 mg BID 750/200 mg BID (21 doses) | 21 13 | ↓ ↓ | 0,52 (0,47, 0,57) 0,48 (0,42, 0,57) | 0,52 (0,48, 0,56) 0,57 (0,54, 0,60) | - - |
| Fluconazole | 200 mg (jour 1), puis 100 mg QD (6 ou 12 doses) | 500/200 mg BID (2 ou 14 doses) | 19 19 | ↔ ↔ | 0,97 (0,94, 1,01) 0,94 (0,91, 0,98) | 0,99 (0,97, 1,02) 0,92 (0,88, 0,95) | 0,98 (0,94, 1,02) 0,89 (0,85, 0,92) |
| Lopinavir/RTVa | 400/100 mg BID (27 doses) | 500/200 mg BID (28 doses) | 21 69 | ↓ ↓ | 0,53 (0,40, 0,69)d - | 0,45 (0,32, 0,63)d - | 0,30 (0,17, 0,51)d 0,48 (0,40, 0,58)e |
| Lopéramide | 16 mg (1 dose) | 750/200 mg BID (21 doses) | 24 | ↓ | 0,39 (0,31, 0,48) | 0,49 (0,40, 0,61) | - |
| N-Déméthyl-lopéramide | 24 | ↓ | 0,21 (0,17, 0,25) | 0,23 (0,19, 0,27) | |||
| Lamivudinea | 150 mg BID (43 doses) | 250/200 mg BID 750/100 mg BID 1250/100 mg BID (42 doses) | 64 46 35 | ↔ ↔ ↔ | 0,96 (0,89, 1,03) 0,86 (0,78, 0,94) 0,71 (0,62, 0,81) | 0,95 (0,89, 1,02) 0,96 (0,90, 1,03) 0,82 (0,66, 1,00) | - - - |
| Névirapinea | 200 mg BID (43 doses) | 250/200 mg BID 750/100 mg BID 1250/100 mg BID (42 doses) | 26 22 17 | ↔ ↔ ↔ | 0,97 (0,90, 1,04) 0,86 (0,76, 0,97) 0,71 (0,62, 0,82) | 0,97 (0,91, 1,04) 0,89 (0,78, 1,01) 0,76 (0,63, 0,91) | 0,96 (0,87, 1,05) 0,93 (0,80, 1,08) 0,77 (0,64, 0,92) |
| Noréthindrone | 1.0 mg (1 dose) | 500/100 mg BID 750/200 mg BID | 21 13 | ↔ ↔ | 1,03 (0,94, 1,13) 1,08 | 1,14 (1,06, 1,22) 1,27 | - - |
| (21 doses) | (0,97, 1,20) | (1,13, 1,43) | |||||
| Rifabutine | 150 mg (1 dose) | 500/200 mg BID (15 doses) | 20 | ↑ | 1,70 (1,49, 1,94) | 2,90 (2,59, 3,26) | 2,14 (1,90, 2,41) |
| 25-O-désacétyl-rifabutine | 20 | ↑ | 3,20 (2,78, 3,68) | 20,71 (17,66, 24,28) | 7,83 (6,70, 9,14) | ||
| Rifabutine + 25-O-désacétyl- rifabutinec | 20 | ↑ | 1,86 (1,63, 2,12) | 4,33 (3,86, 4,86) | 2,76 (2,44, 3,12) | ||
| Rosuvastatine | 10 mg (1 dose) | 500/200 mg BID (24 doses) | 16 | ↑ | 2,23 (1,83, 2,72) | 1,26 (1,08, 1,46) | 1,06 (0,93, 1,20) |
Saquinavir/ RTVa | 600/100 mg BID (27 doses) | 500/200 mg BID (28 doses) | 20 68 | ↓ ↓ | 0,30 (0,23, 0,40)d - | 0,24 (0,19, 0,32)d - | 0,18 (0,13, 0,26)d 0,20 (0,16, 0,25)e |
| Stavudinea | 40 mg BID, ≥ 60 kg 30 mg BID, < 60 kg (43 doses) | 250/200 mg BID 750/100 mg BID 1250/100 mg BID (42 doses) | 26 22 19 | ↔ ↔ ↔ | 0,90 (0,81, 1,02) 0,76 (0,66, 0,89) 0,74 (0,69, 0,80) | 1,00 (0,91, 1,11) 0,84 (0,74, 0,96) 0,93 (0,83, 1,05) | - - - |
| Tadalafil | 10 mg (1 dose) | 500/200 mg (1 dose) | 17 | ↑ | - | 2,33 (2,02, 2,69) | 0,78 (0,72, 0,84) |
10 mg (1 dose) | 500/200 mg BID (17 doses) | 17 | ↔ | - | 1,01 (0,83, 1,21) | 0,70 (0,63, 0,78) | |
| Ténofovir | 300 mg (1 dose) | 500/100 mg BID | 22 20 | ↓ ↓ | 0,77 (0,68, 0,87) | 0,98 (0,91, 1,05) | 1,07 (0,98, 1,17) |
750/200 mg BID (23 doses) | 0,62 (0,54, 0,71) | 1,02 (0,94, 1,10) | 1,14 (1,01, 1,27) | ||||
| Zidovudineb | 300 mg BID 300 mg BID 300 mg BID (43 doses) | 250/200 mg BID 750/100 mg BID 1250/100 mg BID (42 doses) | 48 31 23 | ↓ ↓ ↓ | 0,54 (0,47, 0,62) 0,51 (0,44, 0,60) 0,49 (0,40, 0,59) | 0,58 (0,51, 0,66) 0,64 (0,55, 0,75) 0,69 (0,49, 0,97) | - - - |
| Zidovudine glucuronide | 300 mg (1 dose) | 500/100 mg BID 750/200 mg BID (23 doses) | 29 25 | ↓ ↕ | 0,39 (0,33, 0,45) 0,44 (0,36, 0,54) | 0,57 (0,52, 0,63) 0,67 (0,62, 0,73) | 0,89 (0,81, 0,99) 1,25 (1,08, 1,44) |
500/100 mg BID 750/200 mg BID (23 doses) | 29 25 | ↑ ↑ | 0,82 (0,74, 0,90) 0,82 (0,73, 0,92) | 1,02 (0,97, 1,06) 1,09 (1,05, 1,14) | 1,52 (1,34, 1,71) 1,94 (1,62, 2,31) | ||
a Patients séropositifs b Patients séropositifs (APTIVUS/ritonavir 250 mg/200 mg, 750 mg/200 mg et 1250 mg/100 mg) et sujets volontaires en santé (APTIVUS/ritonavir 500 mg/100 mg et 750 mg/200 mg) c Somme normalisée de la molécule-mère (rifabutine) et du métabolite actif (25-O-désacétyl-rifabutine) d Analyse pharmacocinétique intensive e Concentrations médicamenteuses obtenues 8-16 heures après la dose | |||||||
L’administration de 500 mg d’APTIVUS avec 200 mg de ritonavir deux fois par jour pendant plus de 2 semaines et sans restriction alimentaire a entraîné les paramètres pharmacocinétiques pour les hommes et les femmes infectés par le VIH présentés au Tableau
12.
Tableau 12 : Résumé des paramètres pharmacocinétiquesa du tipranavir/ritonavir 500/200 mg pour la population de patients infectés par le VIH
| Cpmin (μM) | Cmax (μM) | Tmax (h) | t½ (h) | ASC0-∞ (μM•h) | CL (L/h) | Vd (L) | |
Dose unique moyenne, femmes (n=14) | 41,6 ± 24,3 | 94,8 ± 22,8 | 2,9 | 5,5 | 851 ± 309 | 1,15 | 7,7 |
Dose unique moyenne, hommes (n=106) | 35,6 ± 16,7 | 77,6 ± 16,6 | 3,0 | 6,0 | 710 ± 207 | 1,27 | 10,2 |
aParamètres pharmacocinétiques de la population signalés comme moyenne ± écart-type
Une étude menée auprès de patients infectés par le VIH a évalué la pharmacocinétique et l’innocuité d’APTIVUS (tipranavir)/ritonavir à 500/200 mg administré avec ou sans lopinavir, amprénavir ou saquinavir, comparativement à 100 mg de ritonavir administré avec du lopinavir, de l’amprénavir ou du saquinavir. La concentration systémique moyenne de ritonavir observée avec l’administration de 200 mg de ritonavir et d’APTIVUS était semblable aux concentrations observées lorsque la dose de 100 mg a été administrée avec les autres inhibiteurs de la protéase.
L’absorption du tipranavir chez les humains est limitée, bien qu’aucune évaluation quantitative absolue de l’absorption ne soit disponible à ce jour. Le tipranavir est un substrat de la P-gp, un faible inhibiteur de la P-gp et semble également être un inducteur puissant de la P-gp. Des données in vivo semblent toutefois indiquer que le tipranavir/ritonavir, à la dose de 500/200 mg, est un inhibiteur de la P-gp après la première dose et entraîne l’induction de la P-gp après un certain temps. Les concentrations minimales du tipranavir à l’état d’équilibre sont environ 70 % inférieures à celles observées au jour 1, probablement en raison de l’induction intestinale de la P-gp. L’état d’équilibre est atteint chez la majorité des sujets après 7 à 10 jours d’administration.
Les concentrations plasmatiques maximales sont atteintes 1 à 5 heures après l’administration de la dose, selon la posologie utilisée. Avec des administrations répétées, les concentrations plasmatiques du tipranavir sont inférieures à celles prédites par des données sur une dose unique, probablement en raison de l’induction des enzymes hépatiques et de transport. L’état d’équilibre est atteint chez la majorité des sujets après 7 jours d’administration. APTIVUS (tipranavir), administré avec 200 mg de ritonavir, présente une pharmacocinétique linéaire à l’état d’équilibre.
L’administration de 500 mg d’APTIVUS en association avec 200 mg de ritonavir, deux fois par jour pendant 2 à 4 semaines et sans restriction alimentaire, a produit une concentration plasmatique maximale moyenne (Cmax) du tipranavir de 94,8 ± 22,8 μM chez les femmes (n=14) et de 77,6 ± 16,6 μM chez les hommes (n=106), observée environ 3 heures après l’administration.
La concentration minimale moyenne à l’état d’équilibre observée avant la dose du matin était de 41,6 ± 24,3 μM pour les femmes et de 35,6 ± 16,7 μM pour les hommes. L’ASC du tipranavir pendant un intervalle posologique de 12 heures était en moyenne de 851 ± 309 μM•h (CL= 1,15 L/h) pour les femmes et de 710 ± 207 μM•h (CL=1,27 L/h) pour les hommes. La demi-vie moyenne était de 5,5 heures (femmes) ou de 6,0 heures (hommes).
Absorption :
Lorsque les capsules d’APTIVUS sont administrées en association avec le ritonavir à l’état d’équilibre, aucun changement cliniquement significatif de la Cmax, de la Cp12h ni de l’ASC n’a été observé avec un repas (500-682 Kcal, 23- 25 % des calories provenant de gras), et ce, comparativement à des conditions à jeun. Étant donné que le ritonavir est mieux toléré lorsqu’il est pris avec de la nourriture et l’importance de prendre APTIVUS et le ritonavir ensemble, il est recommandé de prendre APTIVUS/ritonavir avec de la nourriture (voir 4 POSOLOGIE ET ADMINISTRATION).
Lorsque APTIVUS, administré avec 200 mg de ritonavir, était administré en association avec 20 mL d’antiacide à base d’aluminium et de magnésium, l’ASC12h, la Cmax et la C12h du tipranavir étaient réduites de 25 à 29 %. On devrait considérer administrer APTIVUS/ritonavir séparément de l’antiacide pour éviter la diminution de l’absorption du tipranavir.
Distribution :
Le tipranavir se lie de façon considérable aux protéines plasmatiques (> 99,9 %). Selon les échantillons cliniques de sujets volontaires en santé et de sujets séropositifs ayant reçu APTIVUS sans ritonavir, la fraction moyenne de tipranavir ne se liant pas au plasma était semblable dans les deux populations (volontaires en santé 0,015 % ± 0,006 %; sujets séropositifs 0,019 % ± 0,076 %). Les concentrations plasmatiques totales du tipranavir pour ces échantillons variaient entre 9 et 82 μM. Il ne semblait pas avoir de lien entre la fraction non liée du tipranavir et la concentration totale du médicament pour cet intervalle de variation des concentrations.
Aucune étude n’a été menée pour déterminer la distribution du tipranavir dans le liquide céphalorachidien ni le sperme humain.
Métabolisme :
Des études sur le métabolisme in vitro menées avec des microsomes hépatiques humains ont indiqué que le cytochrome CYP3A4 était l’isoforme CYP prédominant participant au métabolisme du tipranavir.
La clairance orale du tipranavir a diminué après l’ajout de ritonavir, ce qui peut représenter une diminution de la clairance de premier passage du médicament dans l’appareil gastro-intestinal, ainsi que dans le foie.
Le métabolisme du tipranavir en présence d’une faible dose de ritonavir est minime. Dans une étude sur le 14C-tipranavir chez des humains (14C-tipranavir/ritonavir, 500 mg/200 mg bid), le tipranavir inchangé était prédominant et représentait au moins 98,4 % de la radioactivité plasmatique totale circulante 3, 8 ou 12 heures après l’administration. Seuls quelques métabolites ont été retrouvés dans le plasma, et ce, en quantités négligeables (0,2 % ou moins de la radioactivité plasmatique). Dans les fèces, le tipranavir inchangé représentait la majorité (79,9 %) de la radioactivité fécale. Le métabolite fécal le plus abondant, à 4,9 % de la radioactivité fécale (3,2 % de la dose) était un métabolite hydroxyle du tipranavir. Dans l’urine, le tipranavir inchangé a été retrouvé en quantités négligeables (0,5 % de la radioactivité urinaire). Le métabolite urinaire le plus abondant, à 11,0 % de la radioactivité urinaire (0,5 % de la dose) était une forme glycuroconjuguée du tipranavir.
Élimination :
L’administration de 14C-tipranavir à des sujets (n=8) ayant reçu 500 mg/200 mg d’APTIVUS/ritonavir bid à l’état d’équilibre a démontré que la majorité de la radioactivité (médiane à 82,3 %) était éliminée dans les fèces, alors que seulement une médiane de 4,4 % de la dose radioactive administrée était récupérée dans l’urine. De plus, la majorité de la radioactivité (56,3 %) était éliminée entre 24 et 96 heures après l’administration. La demi-vie d’élimination moyenne efficace du tipranavir/ritonavir chez des sujets volontaires en santé (n=67) et des patients adultes séropositifs (n=120) était de 4,8 et 6,0 heures, respectivement, à l’état d’équilibre, par suite de l’administration d’une dose biquotidienne de 500/200 mg avec un repas léger.
Populations et états pathologiques particuliers
Enfants :
Enfants (2 à 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’APTIVUS dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
Enfants (moins de 2 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
Voir les sections 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES.
- Personnes âgées : L’évaluation des concentrations plasmatiques minimales du tipranavir à l’état d’équilibre entre 10 et 14 heures après l’administration selon les études RESIST-1 et RESIST-2 n’a démontré aucun changement fonction de l’âge des concentrations minimales médianes de tipranavir pour un sexe ou l’autre, jusqu’à l’âge de 65 ans. Les deux études comportaient un nombre insuffisant de femmes âgées de plus de 65 ans pour évaluer la population âgée, mais la tendance vers des concentrations minimales constantes de tipranavir fonction de l’âge chez les hommes jusqu’à l’âge de 80 ans a été corroborée.
- Sexe : L’évaluation des concentrations plasmatiques minimales du tipranavir à l’état d’équilibre entre 10 et 14 heures après l’administration selon les études RESIST-1 et RESIST-2 a démontré que les femmes présentaient généralement des concentrations plus élevées de tipranavir que les hommes. Après 4 semaines d’administration d’APTIVUS (tipranavir)/ritonavir à 500 mg/200 mg bid, les concentrations plasmatiques minimales médianes du tipranavir étaient de 43,9 μM pour les femmes et de 31,1 μM pour les hommes. Cette différence dans les concentrations ne justifiait pas un ajustement de la dose.
- Grossesse et allaitement : Il n’existe aucune étude adéquate ou bien contrôlée menée chez les femmes enceintes recevant un traitement pour une infection par VIH-1. Conformément à la recommandation selon laquelle les mères infectées par le VIH ne devraient pas allaiter leur nourrisson en raison du risque de transmission post-natale du VIH, les mères devraient cesser d’allaiter si elles reçoivent APTIVUS. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
- Origine ethnique : L’évaluation des concentrations plasmatiques minimales du tipranavir à l’état d’équilibre entre 10 et 14 heures après l’administration selon les études RESIST-1 et RESIST-2 a démontré que les concentrations du tipranavir étaient généralement plus variables chez les hommes de race blanche que chez les hommes de race noire, mais que les concentrations médianes et la variation représentant la majorité des données étaient comparables entre les races. Les femmes, peu importe la race, présentaient généralement des concentrations minimales de tipranavir plus élevées que les hommes.
Insuffisance hépatique : Dans une étude comparant 9 patients présentant une atteinte hépatique légère (Child-Pugh A) à 9 sujets témoins, les profils pharmacocinétiques de doses uniques ou multiples de tipranavir et de ritonavir ont été augmentés chez les patients présentant une atteinte hépatique, mais se situaient toujours dans la marge observée dans les études cliniques. Aucun ajustement de la dose n’est nécessaire pour les patients présentant une atteinte hépatique légère; les patients devraient toutefois faire l’objet d’une surveillance étroite.
L’influence d’une atteinte hépatique modérée (Child-Pugh B) sur la pharmacocinétique de doses multiples du tipranavir ou du ritonavir n’a pas été évaluée. APTIVUS est contre-indiqué chez les patients présentant une atteinte hépatique modérée ou grave.
- Insuffisance rénale : La pharmacocinétique du tipranavir n’a pas été étudiée chez les patients présentant un dysfonctionnement rénal. Cependant, puisque la clairance rénale du tipranavir est négligeable, une diminution de la clairance systémique totale n’est pas prévue chez les patients souffrant d’insuffisance rénale.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Les capsules APTIVUS devraient être gardées au réfrigérateur (entre 2 et 8 oC). Une fois le flacon ouvert, le médicament peut être entreposé à une température de 25 oC. Les variations de température entre 15 et 30 oC sont permises pendant un maximum de 60 jours.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a pas d’instructions particulières au sujet de la manipulation d’APTIVUS.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Tipranavir
Nom chimique : 2-pyridinesulfonamide, N-[3-[(1R)-1-[(6R)-5,6-dihydro-4-hydroxy-2-oxo-6-(2-phényléthyl)-6-propyl-2H-pyran-3-yl]propyl]phényl]-5-(trifluorométhyl)
Formule moléculaire et masse moléculaire : C31H33F3N2O5S; 602,7
Formule de structure :
Stéréo-isomère unique 1R, 6R
Tipranavir (forme acide libre)
Propriétés physicochimiques :
Le tipranavir est un solide de couleur blanche à blanc cassé à jaune pâle.
Point de fusion : Le point de fusion du tipranavir est d’environ 90 oC. Les données DSC indiquent un début de fusion à 88 oC et une température maximum de 97 oC lorsque le composé est chauffé à raison de 10 oC par minute.
Cristallinité/polymorphisme : Le tipranavir est une substance partiellement cristalline. Aucun polymorphe n’a été observé dans la substance médicamenteuse fabriquée par les méthodes de synthèse A1, B, B1 et B2.
Solubilité : 0,11 mg/mL selon un tampon aqueux de pH 2, 13 mg/mL selon un tampon aqueux de pH 7,4, et 385 mg/mL selon un tampon aqueux de pH 8,6. Soluble dans des solvants organiques tels que l’éthanol (>1 g/mL), le 1,2-propylèneglycol (>500 mg/mL), et le PEG 400 (>600 mg/mL). 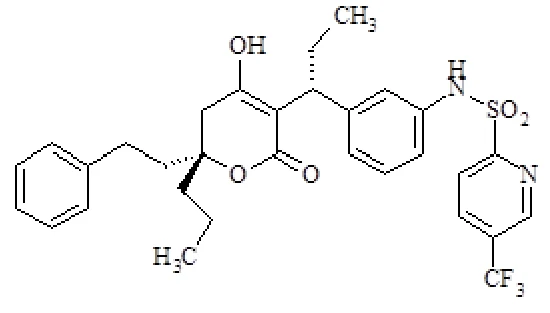
14 ÉTUDES CLINIQUES
14.1 Essai clinique par indication
Virus de l’immunodéficience humaine (VIH-1)
Patients ayant déjà reçu un traitement
Études RESIST-1 et RESIST- 2: APTIVUS/ritonavir 500/200 mg bid + traitement de base optimisé (TBO) vs IP de comparaison/ritonavir bid + TBO
Les données cliniques suivantes proviennent d’analyses de données obtenues pendant 48 semaines d’études en cours (RESIST-1 et RESIST-2) mesurant les effets sur les concentrations de l’ARN du VIH-1 et la numération des lymphocytes CD4. Pour l’instant, il n’y a aucun résultat d’études contrôlées évaluant l’effet d’APTIVUS (capsules de tipranavir) sur l’évolution clinique de l’infection par VIH.
Tableau 13 : Résumé des données démographiques des patients des études cliniques
| No de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe |
1182.12 RESIST-1 | À répartition aléatoire, ouverte | APTIVUS/r 500 mg/200 mg voie orale, 240 sem. IP de comparaison (IPC/r) : LPV, indinavir (IDV), SQV, et APV | 620 | 44 (24-80) | 91,1 % d’hommes 8,9 % de femmes |
1182.48 RESIST-2 | À répartition aléatoire, ouverte | APTIVUS/r 500 mg/200 mg voie orale, 240 sem. IP de comparaison (IPC/r) : LPV, indinavir (IDV), SQV, et APV | 863 | 42 (17-76) | 82,9 % d’hommes 17,1 % de femmes |
Les études RESIST-1 et RESIST-2 sont des études à répartition aléatoire, ouvertes, multicentriques, présentement menées auprès de patients infectés par le VIH, ayant déjà été exposés à trois catégories d’antirétroviraux, et évaluant le traitement par APTIVUS, en association avec 200 mg de ritonavir (APTIVUS/ritonavir), plus un TBO déterminé pour chaque patient en fonction des tests de la résistance génotypique et des antécédents du patient. Le traitement de comparaison comprenait un IP potentialisé par ritonavir (IPC/r; également déterminé pour chaque patient) avec un TBO. L’IP potentialisé par ritonavir a été choisi parmi le saquinavir, l’amprénavir, l’indinavir et le lopinavir/ritonavir. Tous les patients recevaient au moins deux traitements antirétroviraux à base d’IP et ne répondaient plus à un IP au moment de l’admission à l’étude. Au moins une mutation génique de la protéase primaire parmi les gènes 30N, 46I, 46L, 48V, 50V, 82A, 82F, 82L, 82T, 84V ou 90M devait être présente au début de l’étude, avec un maximum de deux mutations aux codons 33, 82, 84 ou 90. Après la 8e semaine, les patients du groupe de comparaison ayant satisfait au critère d’absence initiale de réponse virologique défini dans le protocole avaient le choix d’abandonner le traitement et de recevoir APTIVUS/ritonavir dans une étude distincte.
L’analyse primaire des études RESIST combinées comprenait 1 483 patients (APTIVUS/ritonavir : n=746, IPC/ritonavir : n=737). L’âge médian des patients dans le groupe APTIVUS/ritonavir était de 43 ans (17 à 80 ans) et de 42 ans (21 à 72 ans) dans le groupe IPC/ritonavir. Le groupe de patients traités par APTIVUS/ritonavir comprenait 84 % d’hommes, 77 % de patients de race blanche, 12,6 % de race noire et 0,7 % de race asiatique comparativement à 88 % d’hommes, 74 % de patients de race blanche, 13,3 % de race noire et 1,2 % de race asiatique dans le groupe traité par l’IPC/ritonavir. Dans les groupes APTIVUS/ritonavir et IPC/ritonavir, la numération médiane initiale des CD4 était de 158 et 166 cellules/mm3, respectivement (intervalles interquartiles (IIQ) de 66 à 285 et 53 à 280 cellules/mm3) et la concentration plasmatique médiane initiale de l’ARN du VIH-1 était de 4,79 et 4,80 log10 copies/mL, respectivement (IIQ : 4,32 à 5,24 et 4,25 à 5,27log10 copies/mL).
Résultats des études
La réponse thérapeutique et les résultats relatifs au traitement randomisé après 48 et 96 semaines sont présentés pour les deux études RESIST, ainsi que pour les études combinées, dans le Tableau 14 ci-dessous.
Tableau 14 : Résultats du traitement randomisé après 48 et 96 semaines (études RESIST-1 et RESIST-2 regroupées chez des patients ayant déjà été exposés à un traitement)
APTIVUS/RTV (500/200 mg bid) + TBO N=746 | IPC/RTV*** + TBO N=737 | Valeur p | |||
| 48 sem. | 96 sem. | 48 sem. | 96 sem. | ||
| Réponse au traitement* | 34,2 % | 26,4 % | 15,5 % | 10,7 % | p<0,0001 |
| avec enfuvirtide - nouveau | 60,5 % (N=75/124) | 45,2 % (N=56/124) | 22,7 % (N=22/97) | 16,5 % (N=16/97) | p<0,0001 |
| sans enfuvirtide | 29,5 % (N=170/576) | 23,1 % (N=133/576) | 14,3 % (N=86/602) | 9,5 % (N=57/602) | p<0,0001 |
| Changement médian en log de la CV VIH par rapport à la valeur de départ (log10 copies/mL) | -0,64 | -0,58 | -0,22 | -0,22 | -- |
| CV VIH <400 copies/mL | 30,3 % | 26,9 % | 13,6 % | 10,9 % | -- |
| CV VIH <50 copies/mL | 22,7 % | 20,4 % | 10,2 % | 9,1 % | -- |
| Augmentation médiane de la numération des CD4+ (cellules/mm3) | 23 | 19 | 4 | 3 | -- | ||
| Échec thérapeutique | 65,8 % | 73,6 % | 84,5 % | 89,3 % | -- | ||
| Raisons de l’échec thérapeutique | |||||||
| Décès | 1,6 % | 2,4 % | 0,7 % | 0,9 % | -- | ||
| Abandon du médicament à l’étude ou changement du TBO en raison d’inefficacité | 12,5 % | 19,2 % | 45,9 % | 49,5 % | -- | ||
| Rebond virologique | 23,1 % | 26,7 % | 18,3 % | 20,6 % | -- | ||
| Aucune réponse virologique confirmée | 49,5 % | 51,6 % | 69,9 % | 72,0 % | -- | ||
| Abandon en raison de toute manifestation indésirable | 8,7 % | 10,2 % | 4,7 % | 5,2 % | -- | ||
| Abandon pour d’autres raisons** | 6,0 % | 9,4 % | 9,2 % | 11,1 % | -- | ||
* Le paramètre d’évaluation composé défini selon les patients présentant une baisse confirmée de l’ARN de 1 log par rapport à la valeur de départ, sans signe d’échec thérapeutique. ** Cas perdus durant le suivi, non-observance du protocole, retrait du consentement ou autres raisons *** IP de comparaison/RTV: LPV/r 400/100 mg bid, IDV/r 800/100 mg bid, SQV/r 1 000/100 mg bid ou 800/200 mg bid, APV/r 600/100 mg bid (n=149)
Les données de l’étude RESIST démontrent également que la réponse au traitement par APTIVUS, administré avec une faible dose de ritonavir, était meilleure après 48 semaines lorsque le TBO comprenait des agents antirétroviraux disponibles sur le plan génotypique (p. ex., enfuvirtide).
Après 96 semaines de traitement, le temps médian avant l’échec thérapeutique était de 115 jours chez les patients traités par APTIVUS/ritonavir et de 0 jour chez ceux recevant un traitement par IPC/ritonavir. Chez les patients ayant reçu un nouveau traitement par enfuvirtide (défini comme étant l’instauration d’un traitement par enfuvirtide pour la première fois), le temps médian avant l’échec thérapeutique était de 587 jours dans le groupe APTIVUS/ritonavir et de 60 jours dans le groupe IPC/ritonavir.
Analyses de la résistance au tipranavir chez les patients ayant déjà reçu d’autres traitements
Les taux de réponse à APTIVUS/ritonavir ont été évalués en fonction du génotype et du phénotype du tipranavir de départ. Le lien entre la sensibilité phénotypique au tipranavir de départ, les mutations associées à la résistance au tipranavir et la réponse au traitement par APTIVUS/ritonavir ont été évaluées.
Mutations associées à la résistance au tipranavir :
La réponse virologique et thérapeutique au traitement par APTIVUS/ritonavir a été évaluée au moyen d’une cote de mutations associées au tipranavir selon le génotype de départ chez les patients des études RESIST-1 et RESIST-2. Cette cote (comptant 16 acides aminés ayant été associés à une réduction de la sensibilité au tipranavir et/ou à une réduction de la réponse de la charge virale : 10V, 13V, 20M/R/V, 33F, 35G, 36I, 43T, 46L, 47V, 54A/M/V, 58E, 69K, 74P, 82L/T, 83D et 84V) a été accordée aux séquences de base de la protéase virale. Une corrélation a été établie entre la cote de mutation du tipranavir et la réponse au traitement par APTIVUS/ritonavir aux semaines 2 et 48.
À la semaine 48, une proportion plus élevée de patients recevant APTIVUS, administré en association avec une faible dose de ritonavir, a obtenu une réponse thérapeutique comparativement à l’inhibiteur de la protéase de comparaison/ritonavir pour presque toutes les combinaisons possibles de mutations génotypiques (voir le Tableau 15).
Tableau 15 : Proportion de patients obtenant une réponse thérapeutique après 48 semaines (confirmée par une diminution de la charge virale ≥1 log10 copies/mL comparativement à la valeur de départ) selon la cote de mutations de base du tipranavir et l’utilisation d’enfuvirtide (ENF) chez les patients des études RESIST.
| Nouveau – Avec ENF | Sans ENF1 | |||
| Nombre de mutations | TPV/r | IPC/r | TPV/r | IPC/r |
| 0,1 | 73 % | 21 % | 53 % | 25 % |
| 2 | 61 % | 43 % | 33 % | 17 % |
| 3 | 75 % | 23 % | 27 % | 14 % |
| 4 | 59 % | 19 % | 23 % | 8 % |
| ≥5 | 47 % | 15 % | 13 % | 13 % |
| Tous les patients | 61 % | 23 % | 29 % | 14 % |
1 Comprend les patients qui n’ont pas reçu un traitement par ENF et ceux qui avaient déjà reçu et continuaient de recevoir un traitement par ENF
Les réductions soutenues de l’ARN du VIH-1 jusqu’à la semaine 48 (Tableau 16) ont été observées principalement chez les patients ayant reçu APTIVUS/ritonavir et un nouveau traitement par ENF. Lorsque les patients ne recevaient pas APTIVUS/r avec le nouveau traitement par ENF, une réduction de la réponse au traitement à la semaine 48 a été observée en raison de l’absence de l’administration de ENF.
Tableau 16 : Réduction moyenne de la charge virale entre la valeur de départ et la semaine 48 selon la cote de mutations de base du tipranavir et l’utilisation d’enfuvirtide (ENF) chez les patients des études RESIST.
| Nouveau – Avec ENF | Sans ENF1 | |||
| Nombre de mutations | TPV/r | IPC/r | TPV/r | IPC/r |
| 0, 1 | -2,3 | -1,5 | -1,6 | -0,6 |
| 2 | -2,1 | -1,4 | -1,1 | -0,6 |
| 3 | -2,4 | -1,0 | -0,9 | -0,5 |
| 4 | -1,7 | -0,7 | -0,8 | -0,3 |
| ≥5 | -1,9 | -0,6 | -0,6 | -0,4 |
| Tous les patients | -2,0 | -1,0 | -1,0 | -0,5 |
1 Comprend les patients qui n’ont pas reçu un traitement par ENF et ceux qui avaient déjà reçu et continuaient de recevoir un traitement par ENF
Mutations de la protéase aux positions 33, 82, 84 et 90 : Les mutations à deux, trois ou plus de ces positions ont entraîné une réduction de la sensibilité à APTIVUS/ritonavir et quatre mutations causaient une résistance.
Résistance phénotypique du tipranavir :
Il existe une corrélation entre l’augmentation de la résistance phénotypique de base au tipranavir dans les isolats et la réduction de la réponse virologique. Les isolats présentant une résistance de départ de 0 à 3 fois sont considérés sensibles; les isolats avec une résistance de >3 à 10 fois présentent une réduction de la sensibilité; les isolats avec une résistance >10 fois sont résistants.
Les conclusions relatives à la pertinence des mutations spécifiques ou des caractéristiques des mutations pourraient changer en fonction des données additionnelles obtenues, et on recommande de toujours consulter les systèmes d’interprétation actuels pour analyser les résultats aux tests de la résistance.
Tableau 17 : Résultats du traitement randomisé après 48 semaines (études RESIST-1 et RESIST-2 séparées chez des patients ayant déjà été exposés à un traitement)
| RESIST – Données relatives à l’efficacité | ||||
| Données après 48 semaines | RESIST 1 | RESIST 2 | ||
tipranavir + ritonavir | IP sélectionné + ritonavir | tipranavir + ritonavir | IP sélectionné + ritonavir | |
| N | 311 | 309 | 435 | 428 |
| % de baisse de 1 log, SCA ÉT | 36,7 | 16,2 | 36,8 | 16,8 |
| Échec thérapeutique* | ||||
| % AB dus à un échec virologiquea | 10,6 | 45,3 | 13,8 | 46,3 |
| % AB dus à une MI | 9,6 | 4,5 | 8,0 | 4,9 |
| Changement médian de la charge virale (log copies/mL) | -0,61 | -0,24 | -0,65 | -0,21 |
| % SNQ 400 | 30,9 | 13,9 | 30,1 | 13,8 |
| % SNQ 50 | 22,5 | 9,7 | 23,0 | 10,5 |
| Changement de la numération CD4 (cellules/mm3) | +19 | +6 | +26 | +1 |
SCA = série complète d’analyse; ÉT = échecs thérapeutiques; SPP = série par protocole; AB = abandon; MI = manifestation indésirable; SNQ = sous le niveau de quantification
* Aucun test statistique n’a été effectué en raison du nombre relativement faible de participants a Comprend les abandons prématurés du IP à l’étude en raison d’échec virologique et l’ajout d’un médicament au traitement de base, si non instauré pour remplacer un médicament abandonné en raison de MI attribuables au médicament de fond abandonné.
Les données des études RESIST ont été combinées pour analyser la réponse thérapeutique pour chaque catégorie d’IP prédéterminé (tableau 18). La réponse thérapeutique était significativement plus élevée dans le groupe APTIVUS/ritonavir que dans les groupes LPV/r, SQV/r, ou APV/r. Le nombre de patients ayant reçu l’IDV était trop faible pour en tirer des conclusions définitives. Après des ajustements pour les groupes IP et ENF, la randomisation au groupe APTIVUS a été associée à une augmentation presque triple de la probabilité d’une réponse thérapeutique à la semaine 24 (p<0,0001).
Tableau 18 : Analyses de la sensibilité de la réponse thérapeutique aux semaines 24, 48 et 96 par catégorie d’IP – études RESIST (SCA)
| Groupe de traitement | Différence de traitementa | |||||||||||
Cat. IP | Analyse | Sem. | TPV/r | IPC/r | Diff. en % pon-dérée | IC 95 % | ||||||
NI % | NS % | valeur p | ||||||||||
| n | % | N | n | % | N | |||||||
| LPV | SCA (ÉT) | 24 | 116 | 39,6 | 293 | 62 | 21,4 | 290 | 17,7 | 10,5 | 25,0 | -- |
| 48 | 122 | 33,5 | 364 | 60 | 16,8 | 358 | 16,4 | 10,2 | 22,6 | <0,0001 | ||
| 96 | 94 | 25,8 | 364 | 40 | 11,2 | 358 | 14,4 | 8,9 | 20,0 | <0,0001 | ||
| SQV | SCA (ÉT) | 24 | 51 | 43,6 | 117 | 18 | 15,3 | 118 | 27,4 | 16,5 | 38,3 | -- |
| 48 | 57 | 35,4 | 161 | 20 | 12,3 | 162 | 22,3 | 13,5 | 31,1 | <0,0001 | ||
| 96 | 43 | 26,7 | 161 | 12 | 7,4 | 162 | 18,7 | 10,9 | 26,4 | <0,0001 | ||
| APV | SCA (ÉT) | 24 | 63 | 41,7 | 151 | 28 | 18,8 | 149 | 22,0 | 12,1 | 31,9 | -- |
| 48 | 68 | 34,3 | 198 | 33 | 17,0 | 194 | 16,7 | 8,4 | 25,0 | <0,0001 | ||
| 96 | 53 | 26,8 | 198 | 26 | 13,4 | 194 | 12,8 | 5,1 | 20,6 | <0,0001 | ||
n = nombre de patients répondants; N = nombre de patients évaluables
a Différence de traitement et intervalle de confiance pondérés en fonction de la taille des groupes ENF et des groupes IP.
Analyses génotypiques de la résistance au tipranavir chez des patients ayant déjà été exposés à un traitement
La réponse virologique à APTIVUS, administré avec une faible dose de ritonavir, a été évaluée relativement au génotype viral de base chez des patients ayant déjà été exposés à un traitement et participant aux études RESIST-1 et RESIST-2. Dans ces études, les patients présentaient des isolats du VIH-1 de base avec une moyenne de 16 mutations du gène de la protéase du VIH-1, y compris une médiane de 3 mutations primaires des gènes de la protéase D30N, L33F/I, V46I/L, G48V, I50V, V82A/F/T/L, I84V et L90M. De plus, la majorité des participants évalués présentaient des mutations associées à une résistance aux INTI et aux INNTI.
L’utilisation des tests de résistance génotypique et l’interprétation clinique des mutations génotypiques est un domaine complexe en pleine évolution. Les conclusions relatives à la pertinence des mutations particulières ou des caractéristiques mutationnelles risquent de changer en fonction des données additionnelles obtenues.
Plusieurs analyses ont été effectuées pour évaluer l’impact des mutations spécifiques et des caractéristiques mutationnelles sur les résultats virologiques. La réponse de l’ARN du VIH-1 à la semaine 48 dans les études RESIST-1 et RESIST-2 par nombre de mutations du gène de la protéase est indiquée au Tableau 19 ci-dessous.
Tableau 19 : Changement de la charge virale à la semaine 48 selon le nombre de mutations du gène de la protéase de base IAS dans les études RESIST combinées (SCA-DOR)
Changement de la charge virale par rapport à la valeur de départ à la semaine 48 (APTIVUS/ritonavir) | Changement de la charge virale par rapport à la valeur de départ à la semaine 48 (IP de comparaison/r) | |
Mutations dues à la résistance à l’IP, IAS 2005ab | Médiane (N) | Médiane (N) |
| ≤7 | -1,61 (114) | -0,35 (105) |
| 8 - 9 | -1,00 (156) | -0,40 (167) |
| 10 - 11 | -0,53 (239) | -0,16 (244) |
| ≥12 | -0,37 (236) | -0,11 (221) |
a Codons individuels calculés, mélange de type sauvage, et mutant calculé comme mutant. b Nombre de mutations du gène de la protéase parmi (10FIRV, 13V, 16E, 20IMR, 24I, 30N, 32I, 33FIV, 35G, 36ILV, 43T, 46IL, 47AV, 48V, 50LV, 53L, 54ALMSTV, 58E, 60E, 62V, 63P, 69K, 71ILTV, 73ACST, 74P, 77I, 82AFLST, 83D, 84V, 85V, 88DS, 90M, 93L)
La réponse virologique à APTIVUS/ritonavir a été évaluée relativement au génotype et au phénotype de base chez des patients ayant déjà été exposés à un traitement et participant à quatre études (RESIST-1, RESIST-2, 1182.52, 1182.51), pour obtenir l’échantillon le plus vaste de patients présentant un virus très mutant. Une corrélation entre les mutations clés des protéases (aux acides aminés 33, 82, 84 et 90), la sensibilité phénotypique de base au tipranavir et la réponse à APTIVUS/ritonavir aux semaines 2 et 24 a été établie et est résumée au Tableau 20. Les données relatives au groupe inhibiteur de la protéase de comparaison/ritonavir ne sont pas indiquées dans le Tableau 20 car les études 1182.51 et 1182.52 ne comportaient pas de groupe de comparaison.
Tableau 20 : Réponse de l’ARN du VIH aux semaines 2 et 24 selon les mutations de base clés et la sensibilité phénotypique au tipranavir dans les études RESIST-1 et RESIST-2 et les études 1182.52 et 1182.51*
Nombre de mutations clés aux acides | Changement de base du taux de la sensibilité phénotypique au tipranavir** | Changement de la charge virale après 2 semaines | Changement de la charge virale après 24 semaines |
aminés 33, 82, 84, 90 | |||
| ≤1 | 1,0 | -1,35 | -1,27 |
| 2 | 1,7 | -1,39 | -0,78 |
| 3 | 3,4 | -1,25 | -0,24 |
| 4 | 12,0 | -1,08 | -0,33 |
* Dose de tipranavir/ritonavir de 500 mg/200 mg bid dans toutes les études; Les études 1182.52 et
1182.51 comprenaient une population de patients infectés par un virus très mutant. Tous les patients admis à l’étude 1182.51 recevaient 500 mg/200 mg d’APTIVUS/ritonavir bid, sans autre IP. ** Le changement du taux de la sensibilité selon le type sauvage est déterminé par dosage phénotypique recombinant AntivirogramMC.
Analyses phénotypiques de la résistance au tipranavir chez des patients ayant déjà été exposés à un traitement
La réponse virologique à APTIVUS/ritonavir a été évaluée relativement au génotype de base chez des patients ayant déjà été exposés à un traitement et participant aux études RESIST-1 et RESIST-2. Une cote (tenant compte des 16 acides aminés ayant été associés à une diminution de la sensibilité au tipranavir et/ou une diminution de la réponse de la charge virale après 24 semaines : 10V, 13V, 20M/R/V, 33F, 35G, 36I, 43T, 46L, 47V, 54A/M/V, 58E, 69K, 74P, 82L/T, 83D et 84V) a été accordée aux séquences de base de la protéase virale. Une corrélation a été établie entre la cote de sensibilité au tipranavir et la réponse à APTIVUS/ritonavir aux semaines 2 et 24 et est résumée au Tableau 21.
Tableau 21 : Réponse du VIH : Changement de la charge virale aux semaines 2 et 24 selon la cote de la sensibilité de base au tipranavir** dans les études RESIST-1 et RESIST-2
| Changement de la charge virale par rapport à la valeur de départ après 2 semaines (APTIVUS/ritonavir)* | Changement de la charge virale par rapport à la valeur de départ après 24 semaines (APTIVUS/ritonavir)* | |
| Cote de sensibilité au tipranavir** | Médiane (N) | Médiane (N) |
| 0-1 | -1,25 (125) | -1,87 (134) |
| 2-3 | -1,41 (250) | -0,92 (266) |
| 4-5 | -1,43 (262) | -0,44 (285) |
| >6 | -1,35 (58) | -0,45 (60) |
* Le changement de la charge virale représentait le changement de l’ARN du VIH par rapport à la valeur de départ entre la 2e et la 24e semaine en log10 copies/mL (DOR).
** Numération des bases altérées aux acides aminés 10V, 13V, 20M/R/V, 33F, 35G, 36I, 43T, 46L, 47V,
54A/M/V, 58E, 69K, 74P, 82L/T, 83D et 84V selon la séquence de base du VIH-1.
La réponse virologique à APTIVUS, administré avec une faible dose de ritonavir, a été évaluée relativement à la sensibilité phénotypique au tipranavir (N=454) auprès de patients ayant déjà été exposés à un traitement et participant aux études RESIST-1 et RESIST-2. Dans ces études, les patients présentaient des isolats du VIH de base avec une diminution moyenne de la sensibilité de 12 fois le type sauvage (TS) pour l’amprénavir, 55 fois le TS pour l’atazanavir, 41 fois le TS pour l’indinavir, 87 fois le TS pour le lopinavir, 41 fois le TS pour le nelfinavir, 195 fois le TS pour le ritonavir, 20 fois le TS pour le saquinavir et 2 fois le TS pour le tipranavir. L’analyse phénotypique des isolats de base dans ces études a démontré un lien entre la sensibilité de base au tipranavir et la réponse au tipranavir administré avec une faible dose de ritonavir. Le Tableau 22 résume la réponse de l’ARN du VIH selon la sensibilité au tipranavir.
Tableau 22 : Réponse du VIH aux semaines 2 et 24 selon la sensibilité de base au tipranavir dans les études RESIST-1 et RESIST-2
Changement de la charge virale par rapport à la valeur de départ après 2 semaines (APTIVUS/RTV)* | Changement de la charge virale par rapport à la valeur de départ après 24 semaines (APTIVUS/RTV)* | |||
Changement du taux de CI50 du tipranavir au début de l’étude | N | Médiane | N | Médiane |
| <1 | 115 | -1,53 | 122 | -1,82 |
| 1 à <4 | 190 | -1,44 | 199 | -0,64 |
| ≥4 | 89 | -0,66 | 91 | -0,32 |
* Le changement de la charge virale représentait le changement de l’ARN du VIH depuis le début de l’étude jusqu’à la semaine 2 (DT) ou la semaine 24 (DOR) en log10 copies/mL.
15 MICROBIOLOGIE
Mode d’action : Le virus de l’immunodéficience humaine (VIH-1) code pour une aspartyl-protéase essentielle au clivage et à la maturation des précurseurs protéiniques viraux. Le tipranavir est un inhibiteur non peptidique de la protéase du VIH-1 qui inhibe la réplication du virus en empêchant la maturation des particules virales.
Le tipranavir inhibe la réplication de souches du VIH-1 en laboratoire et d’isolats cliniques dans des modèles aigus d’infection par lymphocyte T, avec des concentrations efficaces 50 % (CE50) variant entre 0,03 et 0,07 μM (18-42 ng/mL). Le tipranavir démontre une activité antivirale in vitro contre une grande variété d’isolats du VIH-1 de groupe M, non de variante B (A, C, D, F, G, H, CRF01 AE, CRF02 AG, CRF12 BF). La sensibilité in vitro au tipranavir des isolats du groupe O et du VIH-2 est réduite avec des valeurs CE50 variant entre 0,164 et 1 μM et 0,233 et 0,522 μM, respectivement. Des études sur la liaison protéinique ont démontré que l’activité antivirale du tipranavir diminue en moyenne de 3,75 fois en présence de sérum humain. Lorsqu’il est utilisé en association avec d’autres antirétroviraux in vitro, le tipranavir démontre une activité additive à antagoniste avec d’autres inhibiteurs de la protéase (amprénavir, atazanavir, indinavir, lopinavir, nelfinavir, ritonavir et saquinavir) et généralement additive avec les INNTI (delavirdine, éfavirenz et névirapine) et les INTI (abacavir, didanosine, emtricitabine, lamivudine, stavudine, ténofovir et zidovudine). Une activité synergique a été observée entre le tipranavir et l’inhibiteur de la fusion du VIH enfuvirtide. Il n’y avait aucun antagonisme entre les associations in vitro du tipranavir et de l’adéfovir ou de la ribavirine, tous deux utilisés dans le traitement de l’hépatite virale.
Résistance : La résistance au tipranavir in vitro se développe lentement et de façon complexe. Dans une expérience spécifique de résistance in vitro, un isolat du VIH-1 présentant une résistance de 87 fois au tipranavir a été sélectionné après 9 mois et contenait 10 mutations dans la protéase : L10F, I13V, V32I, L33F, M36I, K45I, I54V/T, A71V, V82L, I84V, ainsi qu’une mutation au site de clivage de la polyprotéine gag CA/P2. Des expériences de génétique inverse ont démontré que la présence de 6 mutations au niveau de la protéase (I13V, V32I, L33F, K45I, V82L, I84V) était nécessaire pour conférer une résistance >10 fois au tipranavir, alors que le génotype de 10 mutations complètes a conféré une résistance de 69 fois au tipranavir. In vitro, on observe une corrélation inverse entre le degré de résistance au tipranavir et la capacité des virus à se répliquer. Les virus recombinants démontrant une résistance ≥3 fois au tipranavir se reproduisaient à une vitesse de moins de 1 % comparativement à celle détectée pour le VIH-1 de type sauvage dans les mêmes conditions.
Durant une série d’analyses de régression par étapes multiples des génotypes de base et durant le traitement selon toutes les études cliniques, 16 acides aminés ont été associés à une diminution de la sensibilité au tipranavir et/ou une diminution de la réponse de la charge virale après 24 semaines : 10V, 13V, 20M/R/V, 33F, 35G, 36I, 43T, 46L, 47V, 54A/M/V, 58E, 69K, 74P, 82L/T, 83D et 84V. Des isolats cliniques ayant présenté une diminution ≥10 fois de la sensibilité au tipranavir hébergeaient au moins huit mutations associées au tipranavir. Dans les études cliniques de phases II et III, 276 patients présentant des génotypes durant le traitement ont démontré que les mutations émergentes prédominantes avec le traitement par tipranavir étaient L33F/I/V, V82T/L et I84V. L’association de ces trois mutations est habituellement requise pour diminuer la sensibilité. Les mutations à la position 82 surviennent de deux manières : une à partir de la mutation pré-existante 82A avec sélection à 82T, et l’autre à partir du type sauvage 82V avec sélection à 82L.
Résistance croisée : Le tipranavir maintient une activité antivirale significative (résistance <4 fois) contre la majorité des isolats cliniques du VIH-1 démontrant une diminution de la sensibilité post-traitement aux inhibiteurs de la protéase présentement approuvés : amprénavir, atazanavir, indinavir, lopinavir, ritonavir, nelfinavir et saquinavir. Une résistance au tipranavir supérieure à 10 fois est rare (<2,5 % des isolats testés) dans les virus obtenus de patients ayant déjà été exposés à un traitement et ayant reçu plusieurs inhibiteurs peptidiques de la protéase.
Les virus résistant au tipranavir ayant été détectés in vitro à partir du VIH-1 de type sauvage ont démontré une sensibilité réduite aux inhibiteurs de la protéase amprénavir, atazanavir, indinavir, lopinavir, nelfinavir et ritonavir, mais semblaient rester sensibles au saquinavir.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Des études sur la toxicologie chez les animaux ont été menées avec le tipranavir seul et en association avec le ritonavir (rapport p/p 3,75:1) chez des espèces variées. Des études avec l’association de tipranavir et de ritonavir n’ont révélé aucun effet toxicologique additionnel comparativement à ce qui a été observé dans les études toxicologiques avec le tipranavir administré seul.
Toxicité aiguë et chronique
Les effets prédominants d’une administration répétée de tipranavir chez toutes les espèces testées sur le plan toxicologique se manifestaient au niveau de l’appareil gastro-intestinal (vomissements, selles molles, diarrhée) et du foie (hypertrophie). Chez les animaux, cet effet était observé à des niveaux d’exposition de 290 à 450 µM·h, selon la durée du traitement. Les effets étaient réversibles avec l’interruption du traitement.
Lors d’études précliniques chez des rats, l’administration de tipranavir a entraîné des changements fonction de la dose des paramètres de coagulation (prolongation du temps de Quick et du temps de céphaline activée, et diminution de certains facteurs fonction de la vitamine K). Ces changements ont causé des saignements dans plusieurs organes et la mort. La majorité des effets dans les études sur la toxicité de doses répétées ont été observés à des niveaux d’exposition systémique équivalents ou inférieurs aux niveaux d’exposition chez les humains à la dose clinique recommandée. Des saignements ont été observés chez les rats à des niveaux d’exposition de 300 à 1 100 µM·h (spécifiques aux rongeurs). L’administration concomitante de tipranavir et de vitamine E sous forme de TPGS (succinate de d-alpha-tocophérol polyéthylène-glycol 1000) a entraîné une augmentation significative des effets sur les paramètres de coagulation, les événements hémorragiques et le décès. Le mécanisme de ces effets est inconnu.
Aucun effet sur les paramètres de coagulation n’a été observé lors d’études précliniques sur le tipranavir administré à des chiens. L’administration concomitante de tipranavir et de vitamine E n’a pas fait l’objet d’études chez des chiens.
Une évaluation clinique des effets sur la coagulation des patients infectés par le VIH-1 a démontré que le traitement par tipranavir en association avec le ritonavir n’avait aucun effet. De plus, aucun effet n’a été observé sur les paramètres de la coagulation avec la solution par voie orale contenant de la vitamine E.
Cancérogénicité : Des études à long terme sur la cancérogénicité chez des souris et des rats ont été menées avec le tipranavir. Les souris ont reçu 30, 150 ou 300 mg/kg/jour de tipranavir, 150/40 mg/kg/jour de tipranavir/ritonavir en association ou 40 mg/kg/jour de ritonavir. Les incidences d’adénomes hépatocellulaires bénins et des adénomes/carcinomes combinés étaient plus élevées chez les femelles de tous les groupes, à l’exception du groupe ayant reçu la faible dose de tipranavir. Ces tumeurs étaient également plus fréquentes chez les souris mâles avec la dose élevée de tipranavir et dans le groupe ayant reçu l’association de tipranavir et de ritonavir. L’incidence de carcinome hépatocellulaire était élevée chez les souris femelles ayant reçu la dose élevée de tipranavir et chez les souris des deux sexes ayant reçu le tipranavir/ritonavir. L’association de tipranavir et de ritonavir a entraîné une augmentation fonction de l’exposition de ce même type de tumeur chez les deux sexes. L’importance clinique de ces données cancérogènes chez les souris est inconnue.
Les expositions systémiques chez des souris (selon l’ASC ou la Cmax) à toutes les doses testées étaient inférieures à celles que les humains reçoivent à la dose recommandée. Les rats ont reçu 30, 100 ou 300 mg/kg/jour de tipranavir, 100/26,7 mg/kg/jour de tipranavir/ritonavir en association ou 10 mg/kg/jour de ritonavir. Aucune observation relative aux médicaments n’a été notée chez les rats mâles. À la dose la plus élevée de tipranavir, on a observé chez les rats femelles une incidence accrue d’adénomes bénins des cellules folliculaires de la thyroïde. Selon les mesures de l’ASC, l’exposition à cette dose de tipranavir chez les rats est approximativement équivalente à l’exposition chez les humains à la dose thérapeutique recommandée. Cette observation n’a probablement aucun impact pour les humains, puisque les adénomes des cellules folliculaires de la thyroïde sont considérés comme un effet spécifique aux rongeurs par suite de l’induction enzymatique.
Génotoxicité :
Le tipranavir n’a démontré aucun signe de toxicité génétique lors d’une série de cinq tests in vitro et in vivo évaluant la mutagénicité et la clastogénicité.
Toxicologie pour la reproduction et le développement : La fertilité et le développement précoce de l’embryon ont été examinés avec du disodium de tipranavir chez des rats; des études sur la tératogénicité ont été effectuées chez des rats et des lapins et le développement pré- et post-natal a été examiné chez des rats.
Aucune tératogénicité n’a été détectée lors d’études sur la reproduction menées chez des rates et des lapines gravides à l’aide de doses pouvant atteindre 1 000 mg/kg/jour et 150 mg/kg/jour de tipranavir, respectivement. À des doses de 400 mg/kg/jour et plus chez les rates, une toxicité fœtale (diminution de l’ossification de la sternèbre et du poids corporel) a été observée, laquelle correspondait à une ASC de 1310 µM·h ou 0,8 fois l’exposition chez les humains à la dose recommandée. Chez les rates et les lapines, aucune toxicité fœtale n’a été observée aux doses de 40 mg/kg/jour et de 150 mg/kg/jour, respectivement, ce qui correspondait à une Cmax / ASC0-24 de 30,4 µM/340 µM·h/mL et de 8,4 µM/120 µM·h/mL. Ces niveaux d’exposition (ASC) correspondent à 0,2 fois et 0,1 fois l’exposition chez les humains à la dose recommandée.
Lors d’études de pré- et post-développement chez des rats, le tipranavir n’a démontré aucun effet indésirable à la dose de 40 mg/kg/jour, mais a causé une inhibition de la croissance des ratons et une toxicité maternelle à des doses de 400 mg/kg/jour et plus. La dose n’a pas eu d’effet sur les fonctions postsevrage. L’exposition calculée durant les études chez des animaux était équivalente ou inférieure aux niveaux d’exposition thérapeutique chez les humains. Dans les études chez les animaux susmentionnées, les niveaux d’exposition étaient trois à cinq fois moins élevés à la fin de la période posologique comparativement au début de la période posologique.
Dans une étude menée sur des rats ayant reçu du tipranavir à des niveaux d’exposition systémique (ASC) de 1 670 µM·h, équivalents à l’exposition humaine à une dose clinique pour adulte, aucune réaction indésirable sur l’accouplement ni la fertilité n’a été observée. Le tipranavir n’a causé aucun effet tératogène à des doses maternelles produisant des niveaux d’exposition systémique au médicament de 1 310 µM·h chez des rats ou de 120 µM·h chez des lapins, pour une exposition équivalente ou inférieure à l’exposition à la dose clinique pour adulte (500 mg/200 mg d’APTIVUS/ritonavir, bid), respectivement.
À des expositions au tipranavir de 1 310 µM·h chez des rats (0,8 fois l’exposition des humains à la dose clinique), la toxicité fœtale (diminution de l’ossification de la sternèbre et du poids corporel) a été observée. Dans des études sur le développement pré- et post-natal avec le tipranavir chez des rats, aucun effet indésirable n’a été observé à une exposition de 340 µM·h (0,2 fois l’exposition chez les humains), mais une inhibition de la croissance des ratons a été observée aux doses toxiques pour la mère de 1 310 µM·h (0,8 fois l’exposition chez les humains). L’exposition calculée dans les études chez des animaux était équivalente ou inférieure aux niveaux d’exposition thérapeutiques pour les humains. Dans les études susmentionnées sur les animaux, les niveaux d’exposition étaient trois à cinq fois inférieurs à la fin de la période posologique comparativement au début de la période posologique.