


Monographie de produit - Arzerra
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et concentration | Ingrédients non médicinaux cliniquement importants |
Perfusion intraveineuse | Solution stérile 100 mg par flacon de 5 mL 1 000 mg par flacon de 50 mL (20 mg/mL) | Ce produit ne renferme pas d’ingrédients non médicinaux cliniquement importants, ni d’agent de conservation. Pour obtenir une liste complète des ingrédients, veuillez consulter la section Présentation, composition et conditionnement. |
DESCRIPTION
ARZERRA (ofatumumab) est un anticorps monoclonal IgG1κ humain dont la masse moléculaire est d’environ 149 kDa. L’anticorps a été généré par la technologie de la souris transgénique et des hybridomes, et produit à partir d’une lignée de cellules murines recombinantes (NS0) au moyen de technologies standard de culture et de purification de cellules de mammifères (voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT).
INDICATIONS ET UTILISATION CLINIQUE
ARZERRA (ofatumumab) est indiqué :
- en association avec le chlorambucil pour le traitement de la leucémie lymphoïde chronique (LLC) chez les patients n’ayant jamais été traités et chez lesquels un traitement par la fludarabine est jugé inapproprié.
- pour le traitement de la leucémie lymphoïde chronique (LLC) chez les patients réfractaires à la fludarabine et à l’alemtuzumab. L’efficacité d’ARZERRA dans le traitement de la LLC réfractaire s’appuie sur la démonstration de réponses objectives durables. Il n’existe pas de données démontrant qu’ARZERRA atténue les symptômes liés à la maladie ou améliore la survie.
Pédiatrie
L’innocuité et l’efficacité d’ARZERRA n’ont pas été établies chez les enfants. ARZERRA ne doit être utilisé chez les enfants que si les bienfaits escomptés l’emportent sur les risques (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
CONTRE-INDICATIONS
- ARZERRA (ofatumumab) est contre-indiqué chez les patients qui présentent une hypersensibilité à l’ofatumumab ou à l’un des composants de la préparation ou du contenant. Pour obtenir une liste complète des ingrédients, veuillez consulter la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
- ARZERRA est également contre-indiqué chez les patients qui souffrent ou ont déjà souffert de leucoencéphalopathie multifocale progressive (LEMP) (voir la section MISES EN GARDE ET PRÉCAUTIONS, Leucoencéphalopathie multifocale progressive).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Réactions liées à la perfusion : L’administration d’ARZERRA (ofatumumab) par voie intraveineuse peut provoquer des réactions liées à la perfusion. Ces dernières peuvent entraîner l’interruption temporaire ou l’arrêt définitif du traitement, voire la mort. La prémédication atténue les réactions liées à la perfusion, mais ces réactions peuvent néanmoins survenir, principalement lors des deux premières perfusions. Les réactions liées à la perfusion peuvent comprendre, sans s’y limiter, des réactions
anaphylactoïdes/anaphylactiques, un bronchospasme, des manifestations cardiaques (p. ex., ischémie/infarctus du myocarde, bradycardie), des frissons, une toux, un syndrome de libération de cytokines, de la diarrhée, une dyspnée, de la fatigue, des bouffées vasomotrices, une hypertension, une hypotension, des nausées, de la douleur, un œdème pulmonaire, un prurit, une pyrexie, une éruption cutanée et une urticaire. Malgré l’administration d’une prémédication, des réactions sévères, y compris un syndrome de libération de cytokines, ont été signalées après l’utilisation d’ARZERRA. En cas de réaction sévère liée à la perfusion, on doit interrompre immédiatement la perfusion d’ARZERRA et amorcer un traitement symptomatique (voir la section POSOLOGIE ET ADMINISTRATION).
La survenue d’une réaction anaphylactique commande l’interruption immédiate et définitive de l’administration d’ARZERRA, et l’instauration du traitement médical approprié.
Mises en garde et précautions importantes
- Réactions liées à la perfusion : L’administration d’ARZERRA peut entraîner des réactions liées à la perfusion graves, voire mortelles (voir la section MISES EN GARDE ET PRÉCAUTIONS, Réactions liées à la perfusion).
- La réactivation d’une infection par le virus de l’hépatite B (VHB) peut se produire chez les patients recevant un traitement par des anticorps cytolytiques anti-CD20, dont ARZERRA, et entraîner dans certains cas une hépatite fulminante, une insuffisance hépatique et le décès (voir la section MISES EN GARDE ET PRÉCAUTIONS, Infection et/ou réactivation d’une infection par le virus de l’hépatite B).
- Une leucoencéphalopathie multifocale progressive (LEMP) mortelle peut survenir chez les patients recevant un traitement par des anticorps cytolytiques anti-CD20, dont ARZERRA (voir la section MISES EN GARDE ET PRÉCAUTIONS, Leucoencéphalopathie multifocale progressive).
- Effets cardiovasculaires : Des événements cardiovasculaires graves et/ou mortels ont été signalés après l’administration d’ARZERRA (voir la section MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
- Infections : Des cas graves, voire mortels, d’infection bactérienne ou fongique, ainsi que d’infection virale (nouvelle ou réactivée), peuvent survenir pendant et après le traitement par ARZERRA (voir la section MISES EN GARDE ET PRÉCAUTIONS, Infections).
Les réactions liées à la perfusion se produisent principalement au cours des deux premières perfusions. Les patients qui ont des antécédents de fonction pulmonaire diminuée peuvent être exposés à un plus grand risque de complications pulmonaires en cas de réaction sévère et doivent faire l’objet d’une surveillance étroite durant la perfusion d’ARZERRA (voir la section EFFETS INDÉSIRABLES, Réactions liées à la perfusion).
Syndrome de lyse tumorale : Chez les patients atteints de LLC, l’utilisation d’ARZERRA peut entraîner un syndrome de lyse tumorale (SLT). Les patients ayant une charge tumorale élevée et/ou un nombre élevé de lymphocytes circulants (> 25 x 109/L) sont davantage exposés au risque de SLT. Un traitement prophylactique faisant appel à des anti-hyperuricémiques et à une hydratation débutant entre 12 et 24 heures avant la perfusion d’ARZERRA doit être envisagé chez ces patients. La prise en charge du SLT comprend la correction des anomalies électrolytiques, la surveillance de la fonction rénale, le maintien du bilan hydrique et des soins de soutien.
Cardiovasculaire
Des événements cardiovasculaires graves et/ou mortels ont été signalés après l’administration d’ARZERRA. On a rapporté des cas d’œdème pulmonaire, d’hypertension, d’hypotension et d’infarctus ou d’ischémie du myocarde liés à l’administration d’ARZERRA. On doit surveiller étroitement les patients ayant des antécédents de cardiopathie durant et après les perfusions et prévoir l’accès à des mesures de réanimation. On doit mettre fin au traitement par ARZERRA chez les patients qui présentent des arythmies cardiaques graves ou mettant en jeu le pronostic vital.
Gastro-intestinal
Occlusion intestinale : Des occlusions intestinales ont été signalées chez des patients recevant un traitement par un anticorps monoclonal anti-CD20, dont ofatumumab. Les patients souffrant de douleurs abdominales, surtout en début de traitement par ARZERRA, doivent faire l’objet d’une évaluation et d’un traitement approprié.
Hématologique
Cytopénie : Des cytopénies sévères, notamment une neutropénie et une thrombocytopénie prolongées (≥ 1 semaine) et d’apparition tardive peuvent survenir lors du traitement par ARZERRA. La formule sanguine, le taux des polynucléaires neutrophiles et la numération plaquettaire doivent être surveillés avant le traitement et à intervalles réguliers durant celui-ci, et la fréquence de ces vérifications doit être augmentée chez les patients qui présentent des cytopénies allant en s’aggravant (y compris une anémie, une neutropénie ou une thrombocytopénie) ou une cytopénie de grade 3 ou 4. Les cytopénies causées par ARZERRA peuvent se prolonger pendant des mois une fois la période de traitement achevée (voir la section EFFETS INDÉSIRABLES, Résultats hématologiques et biologiques anormaux).
Infections
Des cas graves, voire mortels d’infection bactérienne ou fongique, ainsi que d’infection virale (nouvelle ou réactivée), sont survenus pendant et/ou après le traitement par ARZERRA administré dans le cadre des essais cliniques (voir la section EFFETS INDÉSIRABLES, Infections).
Des infections opportunistes graves telles qu’un aspergillome, une infection à Escherichia, une pneumonie mycotique, une infection à Fusarium, une pneumonie à Pneumocystis jiroveci, une leucoencéphalopathie multifocale progressive (LEMP) et une mycose généralisée sont survenues chez des patients traités par ARZERRA au cours des essais cliniques.
Cesser l’emploi d’ARZERRA en présence d’infections graves et mettre en route un traitement anti-infectieux approprié. L’instauration du traitement antimicrobien approprié (y compris d’un traitement prophylactique) ou d’autres interventions doit se faire en fonction de la pratique et des normes de soins locales.
Infection et/ou réactivation d’une infection par le virus de l’hépatite B
Des cas d’infection fatale par le virus de l’hépatite B (VHB) sont survenus chez des patients traités par ARZERRA qui n’avaient pas d’antécédents d’infection par ce virus. Les patients doivent être l’objet d’une surveillance axée sur le dépistage de l’hépatite au moyen d’examens cliniques et d’analyses de laboratoire.
Une réactivation de l’infection par le VHB, qui dans certains cas a entraîné une hépatite fulminante, une insuffisance hépatique et le décès, est survenue chez des patients traités par ARZERRA. Les patients touchés étaient séropositifs pour l’antigène de surface du VHB (AgHBs) ou encore séronégatifs pour l’AgHBs mais séropositifs pour l’anticorps contre l’antigène de la nucléocapside du VHB (Ac anti-HBc). La réactivation de l’infection par le VHB a également touché des patients chez qui l’infection par ce virus semblait résolue (c’est-à-dire séronégatifs pour l’AgHBs et séropositifs pour l’Ac anti-HBc et l’anticorps contre l’antigène de surface du VHB [Ac anti-HBs]).
La réactivation de l’infection par le VHB se définit comme une augmentation soudaine de la réplication du VHB se manifestant par une augmentation rapide des taux sériques d’ADN du VHB ou par la détection de l’AgHBs chez une personne qui était jusqu’alors séronégative pour l’AgHBs et séropositive pour l’Ac anti-HBc. La réactivation de la réplication du VHB est souvent suivie d’une hépatite, entraînant une hausse des taux des transaminases et, dans les cas sévères, une hausse des taux de bilirubine, une insuffisance hépatique et le décès.
Des mesures de dépistage de l’infection par le VHB fondée sur la détermination des titres d’AgHBs et d’Ac anti-HBc doivent être mises en œuvre chez tous les patients avant l’instauration du traitement par ARZERRA. En présence de signes d’infection par le VHB (séropositivité pour l’AgHBs [indépendamment de la présence d’anticorps] ou séronégativité pour l’AgHBs avec séropositivité pour l’Ac anti-HBc), il convient de consulter un médecin expérimenté dans la prise en charge de l’hépatite B au sujet de la surveillance du patient et du recours éventuel à un traitement antiviral contre le VHB. Les patients présentant des signes d’infection par le VHB, active ou non, doivent être l’objet d’une surveillance visant à déceler les signes cliniques et biologiques d’une hépatite ou d'une réactivation de l’infection par le VHB; cette surveillance doit être assurée pendant le traitement par ARZERRA et durant plusieurs mois après la fin de celui-ci. L’expérience nous enseigne qu’une réactivation de l’infection par le VHB demeure possible jusqu’à 12 mois après la fin du traitement.
En cas de réactivation de l’infection par le VHB chez un patient qui reçoit ARZERRA, on doit interrompre immédiatement le traitement par ARZERRA ainsi que toute chimiothérapie concomitante et amorcer un traitement approprié. La reprise du traitement par ARZERRA après la résolution de l’infection par le VHB doit être l’objet de consultations auprès de médecins expérimentés dans la prise en charge de l’hépatite B. On ne dispose pas de suffisamment de données pour déterminer si la reprise du traitement par ARZERRA peut se faire sans danger chez les patients présentant une réactivation de l’infection par le VHB.
Leucoencéphalopathie multifocale progressive : Des cas de leucoencéphalopathie multifocale progressive (LEMP) dont l’issue a été fatale sont survenus chez des patients recevant ARZERRA. La présence d’une LEMP doit être envisagée chez tout patient recevant ARZERRA, présentant de nouveaux signes ou symptômes neurologiques ou des changements à des signes et symptômes neurologiques préexistants. Si l’on soupçonne la présence d’une LEMP, on doit mettre fin au traitement par ARZERRA et amorcer l’évaluation de la maladie, notamment en orientant le patient vers un neurologue.
Immunitaire
Aucune étude n’a été menée en vue de déterminer l’innocuité d’une immunisation au moyen de vaccins à virus vivants atténués ou inactivés durant le traitement par l’ofatumumab ni la capacité de cette immunisation de générer une réponse immunitaire primaire ou anamnestique. On doit donc observer les patients puisqu’ils pourraient ne pas répondre à un vaccin. On ne doit pas administrer de vaccin viral vivant aux patients ayant récemment reçu ARZERRA. Il convient de soupeser les risques et les bienfaits de la vaccination au moyen de vaccins inactivés pendant le traitement par ARZERRA.
Populations particulières
Femmes enceintes : On n’a pas mené d’études rigoureusement contrôlées permettant de déterminer si l’emploi du produit pose un risque pour la femme enceinte. On ignore de quelle manière le médicament influe sur la grossesse chez l’être humain. On a constaté lors d’études de toxicologie menées chez le singe cynomolgus que les petits nés de femelles ayant reçu ARZERRA présentaient une diminution du nombre de lymphocytes B. En l’absence d’autres tests, on ne sait pas si cela se traduirait, chez l’être humain, par une altération des réponses immunitaires du nourrisson. De plus, on n’a pas déterminé si le nombre de lymphocytes B revient à la normale, ni le temps nécessaire à sa normalisation. Comme l’ofatumumab peut entraîner une déplétion des lymphocytes B chez le fœtus, des précautions doivent être prises afin de prévenir la grossesse, et une méthode de contraception efficace (entraînant des taux de grossesse inférieurs à 1 %) doit être utilisée pendant le traitement par ARZERRA et pour une période d’au moins 6 mois après la dernière perfusion d’ARZERRA. ARZERRA ne doit pas être administré chez la femme enceinte à moins que les bienfaits escomptés pour la mère ne l’emportent sur les risques éventuels pour le fœtus.
Femmes qui allaitent : L’innocuité d’ARZERRA pendant l’allaitement n’a pas été établie. On ne sait pas si ARZERRA est excrété dans le lait maternel humain, mais il a été établi que les IgG humaines le sont. Les données publiées laissent croire en l’absence d’absorption substantielle de ces anticorps maternels dans la circulation du nouveau-né et du bébé nourris au sein. Or, étant donné qu’on ne connaît pas les effets de l’exposition gastro-intestinale locale et de l’exposition générale limitée à ARZERRA, il convient de se montrer prudent lorsqu’on administre ARZERRA à une femme qui allaite.
Pédiatrie : L’innocuité et l’efficacité d’ARZERRA n’ont pas été établies chez les enfants (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pédiatrie).
Gériatrie (> 65 ans) : Dans l’Étude 1, 68 % des patients (148/217) traités par ARZERRA et le chlorambucil étaient âgés de 65 ans ou plus. En ce qui a trait à la survenue des effets indésirables courants, on n’a pas relevé de différence cliniquement significative entre les patients de moins de 65 ans (n = 69) et ceux ayant 65 ans ou plus (n = 148). La neutropénie et la pneumonie de grade 3 et plus ont été plus fréquentes chez les patients de 65 ans ou plus que chez ceux ayant moins de 65 ans (30 % vs 17 %, et 5 % vs 1 %, respectivement). La fréquence des effets indésirables graves a été de 29 % chez les patients de 65 ans ou plus et de 13 % chez les moins de 65 ans. Sur le plan de l’efficacité du traitement alliant ARZERRA et le chlorambucil, on n’a pas relevé de différence d’importance clinique entre les patients plus âgés et ceux de moins de 65 ans.
En présence de LLC réfractaire, les études cliniques sur ARZERRA ne comptaient pas suffisamment de patients pour qu’on puisse déterminer si la réponse diffère selon que la personne est âgée de 65 ans ou plus ou de moins de 65 ans (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Insuffisance rénale : Aucune étude rigoureuse n’a été réalisée dans le but d’évaluer l’emploi d’ARZERRA chez des patients atteints d’insuffisance rénale. Aucun ajustement de la posologie n’est recommandé en présence d’une insuffisance rénale légère ou modérée (clairance de la créatinine > 30 mL/min) (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Insuffisance hépatique : Aucune étude rigoureuse n’a été réalisée dans le but d’évaluer l’emploi d’ARZERRA chez des patients atteints d’insuffisance hépatique (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Surveillance et épreuves de laboratoire
Des cytopénies, notamment une neutropénie prolongée et d’apparition tardive, ont été signalées au cours du traitement par ARZERRA. La formule sanguine, le taux de polynucléaires neutrophiles et la numération plaquettaire doivent être surveillés avant le traitement par ARZERRA et à intervalles réguliers durant celui-ci, et la fréquence de ces vérifications doit être augmentée chez les patients qui présentent une cytopénie. Une prise en charge adéquate doit être envisagée en présence de cytopénie (voir la section MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
EFFETS INDÉSIRABLES
LLC n’ayant jamais été traitée :
Les effets indésirables les plus fréquents (≥ 10 %) pendant l’Étude 1 (voir la section ESSAIS CLINIQUES) ont été la neutropénie, l’éruption cutanée, les nausées, la pyrexie, la diarrhée, la fatigue, la toux, les vomissements, le prurit, la dyspnée et l’urticaire.
L’effet indésirable grave le plus fréquent (≥ 5 %) pendant l’Étude 1 a été la pneumonie.
LLC réfractaire :
Les effets indésirables les plus fréquents (≥ 10 %) à survenir chez les patients atteints de LLC réfractaire (Étude 2, voir la section ESSAIS CLINIQUES) ont été la toux, la pyrexie, l’anémie, la neutropénie, la diarrhée, la fatigue, la dyspnée, la pneumonie, les frissons, les nausées, la bronchite, l’œdème périphérique, la lombalgie et l’infection des voies respiratoires supérieures.
Les effets indésirables graves les plus fréquents (≥ 5 %) pendant l’Étude 2 ont été la pneumonie et la neutropénie. Les infections ont été l’effet indésirable ayant le plus souvent entraîné l’abandon du médicament au cours de l’Étude 2.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’estimation des taux.
LLC n’ayant jamais été traitée
L’innocuité d’ARZERRA a été évaluée au cours d’une étude menée chez des sujets n’ayant jamais été traités pour une LLC et pour qui le traitement à base de fludarabine était jugé inapproprié. L’Étude 1, menée en mode ouvert avec répartition aléatoire et groupes parallèles, a porté sur 447 sujets ayant reçu l’un des deux traitements suivants : ARZERRA sous forme de perfusions intraveineuses mensuelles (cycle 1 : 300 mg le jour 1 et 1 000 mg le jour 8; cycles suivants : 1 000 mg le jour 1 tous les 28 jours) en association avec le chlorambucil (10 mg/m2 par voie orale les jours 1 à 7 tous les 28 jours), ou le chlorambucil seul (10 mg/m2 par voie orale les jours 1 à 7 tous les 28 jours). Le nombre médian de cycles achevés était de 6 (soit, au total, 6 300 mg d’ofatumumab). L’âge médian des participants était de 69 ans (extrêmes de 35 et 92 ans); 63 % des sujets étaient de sexe masculin et 89 % étaient de race blanche.
Les effets indésirables décrits au Tableau 1 sont survenus chez au moins 5 % des patients du groupe ARZERRA-chlorambucil, et à une fréquence au moins 2 % supérieure à celle observée chez les patients du groupe chlorambucil seul. Durant l’Étude 1, la période de déclaration des effets indésirables débutait au moment de l’administration de la première dose et prenait fin 60 jours après l’administration de la dernière dose.
Tableau 1 Effets indésirables signalés jusqu’à 60 jours après l’administration de la dernière dose, survenus chez au moins 5 % des sujets du groupe ARZERRA-chlorambucil et à une fréquence au moins 2 % supérieure à celle observée chez les sujets du groupe chlorambucil seul
ARZERRA + chlorambucilc (N = 217) | Chlorambucil (N = 227) | |||
Tous grades confondus % | Grade ≥ 3 % | Tous grades confondus % | Grade ≥ 3 % | |
| Troubles sanguins et lymphatiques | ||||
| Neutropénie | 59 (27 %) | 57 (26 %) | 41 (18 %) | 33 (15 %) |
| Leucopénie | 14 (6 %) | 6 (3 %) | 4 (2 %) | 1 (< 1 %) |
| Affections gastro-intestinales | ||||
Douleur abdominale haute | 10 (5 %) | 0 | 6 (3 %) | 0 |
| Affections générales et anomalies au site d’administration | ||||
| Asthénie | 18 (8 %) | 1 (< 1 %) | 11 (5 %) | 0 |
| Fatigue | 34 (16 %) | 3 (1 %) | 40 (18 %) | 3 (1 %) |
| Infections et infestations | ||||
| Herpèsb | 14 (6 %) | 0 | 10 (4 %) | 1 (< 1 %) |
Infection des voies respiratoires inférieures | 11 (5 %) | 3 (1 %) | 7 (3 %) | 2 (< 1 %) |
Blessure, empoisonnement et complication des suites d’une intervention
| Réactions liées à la perfusiona | 146 (67 %) | 22 (10 %) | 0 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgie | 11 (5 %) | 1 (< 1 %) | 7 (3 %) | 0 |
| Troubles du système nerveux | ||||
| Céphalées | 20 (9 %) | 2 (< 1 %) | 7 (3 %) | 0 |
a Incluant les événements qui se sont produits le jour d’une perfusion ou au cours des 24 heures suivant la fin d’une perfusion et qui ont entraîné une interruption ou un abandon du traitement. Les réactions liées à la perfusion comprennent, sans s’y limiter, les frissons, la dyspnée, les bouffées vasomotrices, l’hypotension, les nausées, la douleur, le prurit, la pyrexie, l’éruption cutanée, l’urticaire, la diarrhée, l’hyperhidrose, l’érythème, la toux et l’hypersensibilité.
b Incluant l’herpès de la bouche, l’infection herpétique, l’herpès génital et l’herpès. c Données d’innocuité provenant de l’Étude 1 (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Réactions liées à la perfusion : Dans l’ensemble, 146 patients (67 %) ayant reçu l’ofatumumab en association avec le chlorambucil ont éprouvé un ou plusieurs symptômes d’une réaction liée à la perfusion (10 % étaient de grade 3 ou plus; aucune ne s’est révélée mortelle). Les réactions liées à la perfusion de grade 3 ou plus, graves ou ayant entraîné l’interruption ou l’abandon du traitement sont survenues le plus souvent au cours du cycle 1 (56 % le jour 1 [6 % étaient de grade 3 ou plus] et 23 % le jour 8 [3 % étaient de grade 3 ou plus]), et leur fréquence a diminué au fil des perfusions subséquentes. Les réactions liées à la perfusion ont entraîné l’abandon du traitement chez 7 patients (3 %). Chez 6 patients (3 %), les réactions liées à la perfusion ont constitué des effets indésirables graves.
Neutropénie : Dans l’ensemble, 12 patients (3 %) ont présenté une neutropénie en tant qu’effet indésirable grave, signalé jusqu’à 60 jours après l’administration de la dernière dose. Un patient a succombé à une septicémie neutropénique et à une agranulocytose. Une neutropénie prolongée est survenue chez 12 patients (6 %) traités par ARZERRA en association avec le chlorambucil et chez 8 patients (4 %) traités par le chlorambucil seul. Une neutropénie d’installation tardive est survenue chez 9 patients (4 %) traités par ARZERRA en association avec le chlorambucil et chez 3 patients (1 %) traités par le chlorambucil seul.
Effets indésirables courants du médicament observés au cours des essais cliniques chez ≥ 1 % et < 5 % des patients traités par ARZERRA en association avec le chlorambucil
Les autres effets indésirables cliniquement pertinents rapportés chez au moins 1 % et moins de 5 % des patients traités par ARZERRA en association avec le chlorambucil sont présentés ci-dessous.
Affections cardiaques : tachycardie (2 %)
Affections générales et anomalies au site d’administration : gêne thoracique (2 %)
Troubles immunitaires : hypersensibilité au médicament (2 %), syndrome de libération de cytokines (1 %)
Épreuves de laboratoire : diminution du taux de polynucléaires neutrophiles (3 %)
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (2 %)
Affections respiratoires, thoraciques et médiastinales : congestion nasale (3 %), bronchospasme (1 %)
Affections cutanées et sous-cutanées : éruption cutanée prurigineuse (3 %), éruption généralisée (2 %), prurit généralisé (3 %)
Troubles vasculaires : hypertension (4 %), hypotension orthostatique (1 %)
Effets indésirables peu courants du médicament observés au cours des essais cliniques chez < 1 % des patients traités par ARZERRA en association avec le chlorambucil
Les effets indésirables signalés chez < 1 % des patients traités par ARZERRA en association avec le chlorambucil sont présentés ci-dessous.
Affections générales et anomalies au site d’administration : urticaire au point de perfusion
Troubles immunitaires : réaction anaphylactique incluant le choc anaphylactique, trouble immunitaire
Infections et infestations : hépatite B
Épreuves de laboratoire : baisse de la tension artérielle
Affections cutanées et sous-cutanées : éruption maculopapuleuse, éruption érythémateuse, éruption papuleuse
Troubles vasculaires : bouffées de chaleur
LLC réfractaire
L’innocuité d’ARZERRA en monothérapie a été évaluée chez 250 patients atteints de LLC récurrente ou réfractaire dans le cadre de deux études ouvertes sans répartition aléatoire et comportant un seul groupe de traitement. Lors de ces études, ARZERRA a été administré à la dose de 2 000 mg à partir de la deuxième perfusion et, par la suite, à 11 reprises (Étude 2 [n = 223]) ou à 3 reprises (Étude 3 [n = 27]). Les données présentées dans les Tableaux 2 et 3, de même que dans les sections ci-dessous, sont dérivées de la population faisant partie de l’analyse de l’innocuité de l’Étude 2, qui réunissait 223 patients, dont 95 inclus dans l’analyse de l’efficacité (voir la section ESSAIS CLINIQUES, Tableau 9). Les patients ont reçu ARZERRA à une dose initiale de 300 mg; une semaine plus tard, ils ont reçu ARZERRA à la dose de 2 000 mg, une fois par semaine à sept reprises (7 perfusions); quatre semaines plus tard, ils ont reçu ARZERRA à la dose de 2 000 mg une fois toutes les quatre semaines à quatre reprises (4 perfusions), pour un total de 12 perfusions. L’âge médian des patients s’établissait à 64 ans (extrêmes de 41 et 87 ans); 73 % étaient des hommes et 96 % étaient de race blanche. Le nombre médian de traitements reçus antérieurement par les patients était de cinq, incluant le rituximab (n = 127/223, 57 %) administré en monothérapie (n = 51/223, 23 %) ou en association avec d’autres agents (n = 113/223, 51 %). Quatre-vingt-quinze de ces 223 patients étaient réfractaires au traitement par la fludarabine et l’alemtuzumab (échec du traitement défini comme étant l’absence de réponse même partielle à la fludarabine ou à l’alemtuzumab, ou l’évolution de la maladie au cours de la période de 6 mois suivant l’administration de la dernière dose de fludarabine ou d’alemtuzumab). Ces 95 patients ont été inclus dans l’analyse de l’efficacité.
Effets indésirables les plus fréquents : Le Tableau 2 dresse la liste des effets indésirables, sans égard à la causalité, qui sont survenus chez 5 % ou plus des 223 patients atteints de LLC qui ont reçu jusqu’à 12 perfusions d’ARZERRA dans le cadre de l’Étude 2. Il indique également la fréquence de ces effets dans le groupe de patients atteints de LLC qui étaient réfractaires à la fois à la fludarabine et à l’alemtuzumab.
Tableau 2 Fréquence de tous les effets indésirables survenus chez ≥ 5 % des patients dans l’Étude 2 et dans le sous-groupe de patients réfractaires à la fludarabine et à l’alemtuzumab de l’Étude 2
| Système ou appareil/ Effet indésirable | Population totale (n = 223) | Population réfractaire à la fludarabine et à l’alemtuzumab (n = 95) | ||
Tous grades confondus n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
Infections et infestations
Pneumonie 34 (15 %) 23 (10 %) 15 (16 %) 10 (11 %) Bronchite 26 (12 %) 1 (< 1 %) 14 (15 %) 1 (1 %) Infection des voies
respiratoires supérieures 23 (10 %) 0 4 (4 %) 0
Rhinopharyngite 21 (9 %) 0 10 (11 %) 0 Infection des voies
respiratoires inférieures 14 (6 %) 1 (< 1 %) 5 (5 %) 0
Sinusite 15 (7 %) 4 (2 %) 7 (7 %) 2 (2 %)
| Système ou appareil/ Effet indésirable | Population totale (n = 223) | Population réfractaire à la fludarabine et à l’alemtuzumab (n = 95) | ||
Tous grades confondus n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
Infection des voies urinaires Zona Rhinite Septicémie Événements septiques** Pharyngite | 13 (6 %) 12 (5 %) 11 (5 %) 11 (5 %) 20 (9 %) 7 (3 %) | 3 (1 %) 2 (< 1 %) 0 11 (5 %) 20 (9 %) 0 | 4 (4 %) 6 (6 %) 6 (6 %) 5 (5 %) 13 (14 %) 6 (6 %) | 2 (2 %) 1 (1 %) 0 5 (5 %) 13 (14 %) 0 |
Troubles sanguins et lymphatiques Anémie Neutropénie Thrombocytopénie Douleur aux ganglions lymphatiques | 39 (17 %) 37 (17 %) 10 (4 %) 7 (3 %) | 11 (5 %) 29 (13 %) 8 (4 %) 0 | 17 (18 %) 19 (20 %) 7 (7 %) 5 (5 %) | 7 (7 %) 15 (16 %) 6 (6 %) 0 |
| Événements* liés à la diminution du taux de neutrophiles | 46 (21 %) | 38 (17 %) | 22 (23 %) | 18 (19 %) |
Troubles psychiatriques Insomnie | 15 (7 %) | 0 | 7 (7 %) | 0 |
Troubles du système nerveux Céphalées Paresthésie | 14 (6 %) 12 (5 %) | 0 0 | 8 (8 %) 5 (5 %) | 0 0 |
Troubles du métabolisme et de la nutrition Baisse de l’appétit | 12 (5 %) | 0 | 8 (8 %) | 0 |
Troubles cardiovasculaires Hypotension Tachycardie Hypertension | 14 (6 %) 11 (5 %) 9 (4 %) | 0 1 (< 1 %) 0 | 7 (7 %) 6 (6 %) 6 (6 %) | 0 1 (1 %) 0 |
Affections respiratoires, thoraciques et médiastinales Toux Dyspnée Épistaxis Douleur oropharyngée Toux productive Congestion nasale | 52 (23 %) 34 (15 %) 9 (4 %) 9 (4 %) 7 (3 %) 6 (3 %) | 0 4 (2 %) 0 0 0 0 | 23 (24 %) 19 (20 %) 5 (5 %) 5 (5 %) 5 (5 %) 5 (5 %) | 0 4 (4 %) 0 0 0 0 |
Affections gastro-intestinales
| Système ou appareil/ Effet indésirable | Population totale (n = 223) | Population réfractaire à la fludarabine et à l’alemtuzumab (n = 95) | ||
Tous grades confondus n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
Diarrhée Nausées Vomissements Douleur abdominale Constipation | 37 (17 %) 29 (13 %) 15 (7 %) 13 (6 %) 11 (5 %) | 1 (< 1 %) 0 0 1 (< 1 %) 0 | 16 (17 %) 13 (14 %) 7 (7 %) 5 (5 %) 2 (2 %) | 0 0 0 0 0 |
Affections cutanées et sous-cutanées Éruptions cutanées Hyperhidrose Urticaire | 30 (13 %) 15 (7 %) 16 (7 %) | 1 (< 1 %) 0 0 | 17 (18 %) 6 (6 %) 5 (5 %) | 1 (1 %) 0 0 |
Affections musculo-squelettiques et du tissu conjonctif Dorsalgie Spasmes musculaires Arthralgie | 22 (10 %) 13 (6 %) 11 (5 %) | 2 (< 1 %) 0 1 (< 1 %) | 13 (14 %) 4 (4 %) 8 (8 %) | 1 (1 %) 0 1 (1 %) |
Affections immunitaires Syndrome de libération de cytokines Hypersensibilité | 10 (4 %) 8 (4 %) | 1 (< 1 %) 2 (< 1 %) | 5 (5 %) 7 (7 %) | 0 1 (1 %) |
Affections générales et anomalies au site d’administration Pyrexie Fatigue Frissons Œdème périphérique Asthénie | 47 (21 %) 35 (16 %) 28 (13 %) 24 (11 %) 8 (4 %) | 5 (2 %) 0 0 1 (< 1 %) 0 | 22 (23 %) 12 (13 %) 13 (14 %) 9 (9 %) 6 (6 %) | 4 (4 %) 0 0 1 (1 %) 0 |
* Comprennent la neutropénie fébrile, la neutropénie, la septicémie neutropénique et la diminution du taux de neutrophiles.
** Comprennent la septicémie neutropénique, la septicémie, le choc septique et la septicémie à Escherichia.
Le Tableau 3 dresse la liste des effets indésirables liés au traitement qui sont survenus chez 1 % ou plus des 223 patients atteints de LLC qui ont reçu jusqu’à 12 perfusions d’ARZERRA dans le cadre de l’Étude 2. Il indique également la fréquence de ces effets dans le groupe de patients atteints de LLC qui étaient réfractaires à la fois à la fludarabine et à l’alemtuzumab.
Tableau 3 Fréquence des effets indésirables liés au traitement survenus chez
> 1 % des patients dans l’Étude 1 et dans le sous-groupe de patients réfractaires à la fludarabine et à l’alemtuzumab de l’Étude 2
| Système ou appareil/ Effet indésirable | Population totale (n = 223) | Population réfractaire à la fludarabine et à l’alemtuzumab (n = 95) | ||
Tous grades confondus n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
| Tout effet | 149 (67 %) | 55 (25 %) | 62 (65 %) | 25 (26 %) |
Affections générales et anomalies au site d’administration Tout effet Frissons Pyrexie Fatigue Sensation de chaleur Œdème périphérique Gêne thoracique Réaction liée à la perfusion Syndrome pseudogrippal Œdème Asthénie Douleur thoracique Perturbation de la démarche Réaction au point de perfusion Douleur | 54 (24 %) 21 (9 %) 15 (7 %) 15 (7 %) 5 (2 %) 5 (2 %) 3 (1 %) 3 (1 %) 2 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) | 1 (< 1 %) 1 (< 1 %) | 22 (23 %) 7 (7 %) 7 (7 %) 3 (3 %) 2 (2 %) 1 (1 %) 3 (3 %) 0 2 (2 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) | 1 (1 %) 1 (1 %) |
Affections cutanées et sous-cutanées Tout effet Éruption cutanée Urticaire Hyperhidrose Prurit Érythème Ecchymose Éruption généralisée | 52 (23 %) 20 (9 %) 15 (7 %) 13 (6 %) 9 (4 %) 5 (2 %) 1 (< 1 %) 1 (< 1 %) | 1 (< 1 %) 1 (< 1 %) | 23 (24 %) 13 (14 %) 5 (5 %) 5 (5 %) 4 (4 %) 2 (2 %) 1 (1 %) 1 (1 %) | 1 (1 %) 1 (1 %) |
Infections et infestations
Tout effet 47 (21 %) 18 (8 %) 20 (21 %) 10 (11 %) Pneumonie 10 (4 %) 6 (3 %) 5 (5 %) 3 (3 %) Bronchite 6 (3 %) 3 (3 %)
| Système ou appareil/ Effet indésirable | Population totale (n = 223) | Population réfractaire à la fludarabine et à l’alemtuzumab (n = 95) | ||
Tous grades confondus n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
Infection des voies respiratoires inférieures Zona Infection Herpès de la bouche Septicémie Événements septiques* Sinusite Infection des voies urinaires Infection pulmonaire Septicémie neutropénique Candidose Infection à Escherichia Infection herpétique Grippe Pharyngite Pneumonie à Pneumocystis jiroveci Leucoencéphalopathie multifocale progressive Infection à Pseudomonas Pneumonie primitive atypique | 4 (2 %) 3 (1 %) 3 (1 %) 3 (1 %) 3 (1 %) 4 (2 %) 3 (1 %) 3 (1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) | 2 (< 1 %) 3 (1 %) 4 (2 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) | 2 (2 %) 0 2 (2 %) 0 0 1 (1 %) 0 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) | 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) |
Troubles sanguins et lymphatiques Tout effet Neutropénie Anémie Douleur aux ganglions lymphatiques Thrombocytopénie Neutropénie fébrile Leucopénie | 42 (19 %) 30 (13 %) 10 (4 %) 5 (2 %) 2 (< 1 %) 2 (< 1 %) 2 (< 1 %) | 29 (13 %) 23 (10 %) 2 (< 1 %) 1 (< 1 %) 2 (< 1 %) 1 (< 1 %) | 20 (21 %) 17 (18 %) 4 (4 %) 3 (3 %) 1 (1 %) 1 (1 %) 1 (1 %) | 14 (15 %) 13 (14 %) 1 (1 %) |
Affections respiratoires,
thoraciques et médiastinales
Tout effet 40 (18 %) 4 (2 %) 22 (23 %) 1 (1 %) Dyspnée 13 (6 %) 1 (< 1 %) 7 (7 %) 1 (1 %) Toux 12 (5 %) 6 (6 %)
| Système ou appareil/ Effet indésirable | Population totale (n = 223) | Population réfractaire à la fludarabine et à l’alemtuzumab (n = 95) | ||
Tous grades confondus n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
Irritation de la gorge Bronchospasme Congestion nasale Éternuements Gorge sèche Hypoxie Douleur oropharyngée Toux productive Gêne nasale Épistaxis Congestion des sinus Sensation de serrement dans la gorge | 5 (2 %) 4 (2 %) 4 (2 %) 4 (2 %) 3 (1 %) 3 (1 %) 3 (1 %) 2 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) | 2 (< 1 %) 1 (< 1 %) | 2 (2 %) 2 (2 %) 4 (4 %) 3 (3 %) 2 (2 %) 3 (3 %) 2 (2 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) | 1 (1 %) |
Affections gastro-intestinales Tout effet Nausées Diarrhée Vomissements Douleur abdominale Gêne abdominale Douleur abdominale haute Stomatite Dyspepsie Décoloration des selles Gingivite Perte de dents | 37 (17 %) 14 (6 %) 12 (5 %) 7 (3 %) 5 (2 %) 4 (2 %) 2 (< 1 %) 2 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) | 1 (< 1 %) 1 (< 1 %) | 14 (15 %) 5 (5 %) 6 (6 %) 3 (3 %) 3 (3 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) | |
Affections du système nerveux Tout effet Paresthésie Céphalées Neuropathie sensorielle périphérique Hypoesthésie Léthargie Neuropathie périphérique Polyneuropathie | 29 (13 %) 8 (4 %) 6 (3 %) 5 (2 %) 3 (1 %) 2 (< 1 %) 2 (< 1 %) 1 (< 1 %) | 13 (14 %) 4 (4 %) 4 (4 %) 2 (2 %) 1 (1 %) 1 (1 %) 2 (2 %) 1 (1 %) | ||
Affections vasculaires
Tout effet 22 (10 %) 1 (< 1 %) 10 (11 %) 1 (1 %)
| Système ou appareil/ Effet indésirable | Population totale (n = 223) | Population réfractaire à la fludarabine et à l’alemtuzumab (n = 95) | ||
Tous grades confondus n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
Hypotension Bouffées vasomotrices Hypertension Bouffées de chaleur Thrombose veineuse profonde | 11 (5 %) 7 (3 %) 4 (2 %) 2 (< 1 %) 1 (< 1 %) | 1 (< 1 %) | 5 (5 %) 3 (3 %) 2 (2 %) 1 (1 %) 1 (1 %) | 1 (1 %) |
Affections musculo-squelettiques et du tissu conjonctif Tout effet Dorsalgie Spasmes musculaires Douleur musculo-squelettique Douleur osseuse Douleur au flanc Tension musculaire | 21 (9 %) 7 (3 %) 5 (2 %) 4 (2 %) 2 (< 1 %) 1 (< 1 %) 1 (< 1 %) | 1 (< 1 %) 1 (< 1 %) | 8 (8 %) 3 (3 %) 2 (2 %) 1 (1 %) 1 (1 %) 1 (1 %) 1 (1 %) | 1 (1 %) 1 (1 %) |
Affections immunitaires Tout effet Syndrome de libération de cytokines Hypersensibilité | 20 (9 %) 10 (4 %) 8 (4 %) | 4 (2 %) 1 (< 1 %) 2 (< 1 %) | 12 (13 %) 5 (5 %) 7 (7 %) | 1 (1 %) 1 (1 %) |
Épreuves de laboratoire Tout effet Diminution du taux des polynucléaires neutrophiles Hausse de la créatininémie Baisse de l’hémoglobinémie Baisse du nombre de plaquettes Lymphopénie Leucopénie | 14 (6 %) 4 (2 %) 3 (1 %) 3 (1 %) 2 (< 1 %) 1 (< 1 %) 1 (< 1 %) | 4 (2 %) 4 (2 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) 1 (< 1 %) | 3 (3 %) 2 (2 %) 1 (1 %) 0 1 (1 %) 1 (1 %) 1 (1 %) | 2 (2 %) 2 (2 %) 1 (1 %) 1 (1 %) |
Affections cardiaques
Tout effet 9 (4 %) 1 (< 1 %) 6 (6 %) 1 (1 %) Tachycardie 6 (3 %) 1 (< 1 %) 4 (4 %) 1 (1 %) Bradycardie 1 (< 1 %) 1 (1 %)
| Système ou appareil/ Effet indésirable | Population totale (n = 223) | Population réfractaire à la fludarabine et à l’alemtuzumab (n = 95) | ||
Tous grades confondus n (%) | Grade ≥ 3 n (%) | Tous grades confondus n (%) | Grade ≥ 3 n (%) | |
| Tachycardie sinusale | 2 (< 1 %) | 1 (1 %) | ||
Troubles oculaires Tout effet Sécheresse oculaire Œdème de la paupière | 3 (1 %) 1 (< 1 %) 1 (< 1 %) | 2 (2 %) 1 (1 %) 1 (1 %) | ||
Troubles de l’oreille et du labyrinthe Tout effet Vertige | 2 (< 1 %) 2 (< 1 %) | 1 (1 %) 1 (1 %) | ||
Affections du système reproducteur et des seins Tout effet Gynécomastie | 1 (< 1 %) 1 (< 1 %) | 1 (1 %) 1 (1 %) | ||
* Comprennent la septicémie neutropénique, la septicémie, le choc septique et la septicémie à Escherichia.
Réactions liées à la perfusion : Au cours de l’Étude 2, des réactions liées à la perfusion se sont produites chez 69 % (153/223) des patients ayant reçu une ou plusieurs doses d’ARZERRA. Ces réactions ont été plus fréquentes lors des deux premières perfusions : 43 % (95/223) et 31 % (68/216) des patients ont manifesté des réactions liées à la perfusion durant la première et la deuxième perfusion, respectivement (voir la section MISES EN GARDE ET PRÉCAUTIONS, Réactions liées à la perfusion). Six pour cent des patients (14/223) ont manifesté des réactions graves (grade 3 ou plus) liées à la perfusion.
Infections : Au cours de l’Étude 2, 162 des 223 patients admis (73 %) ont manifesté une ou plusieurs infections bactériennes, virales ou fongiques. Durant les phases de traitement et de suivi de l’étude, 43 patients (19 %) ont contracté des infections de grade 3 et 15 patients (7 %) ont présenté des infections de grade 4. Au total, 72 patients (32 %) ont manifesté une ou plusieurs infections qui ont été classées parmi les effets indésirables graves. En tout, 21 patients (9 %) ont succombé à des infections, y compris 13 patients (14 %) faisant partie du groupe réfractaire à la fludarabine et à l’alemtuzumab (n = 95). Au cours de l’Étude 2, on a signalé un cas d’infection causée par le virus John Cunningham (JC) ayant entraîné une leucoencéphalopathie multifocale progressive (LEMP) mortelle (voir la section MISES EN GARDE ET PRÉCAUTIONS, Infections).
Au cours de l’Étude 2, les infections des voies respiratoires inférieures ont été plus fréquentes que les infections des voies respiratoires supérieures. La pneumonie a été l’infection des voies respiratoires inférieures la plus fréquente (46 patients [21 %]), suivie de la bronchite (26 patients [12 %]) et des complications septiques (20 patients [9 %]). Une infection mortelle est survenue chez 21 patients (9 %) durant le traitement ou le suivi. Au cours de la période de suivi prolongé, 24 autres patients ont succombé à une infection (pneumonie/infection des voies respiratoires inférieures [n = 7]; septicémie [n = 13]; infection à Aspergillus [n = 1]; infection à Fusarium [n = 1]; leucoencéphalopathie multifocale progressive [n = 1]; mycose généralisée [n = 1]).
Neutropénie : Parmi les 154 participants à l’Étude 2 qui présentaient au départ un taux normal de polynucléaires neutrophiles, 44 (29 %) ont manifesté un épisode neutropénique de grade 3, et 22 (14 %), un épisode neutropénique de grade 4 au cours de l’étude. On a jugé que la neutropénie était la principale cause de décès chez un patient prenant part à l’Étude 2 (voir la section MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
Effets indésirables peu courants du médicament observés au cours des essais cliniques (< 1 %)
Affections générales et anomalies au site d’administration : hyperthermie, inflammation muqueuse.
Affections cutanées et sous-cutanées : sécheresse de la peau, eczéma, lésion cutanée.
Infections et infestations : rhinopharyngite, rhinite, abcès, aspergillome, bronchopneumonie, cellulite, cystite, otite, infection oculaire, candidose cutanéo-muqueuse, nocardiose, mycose buccale, teigne, infection des voies respiratoires supérieures.
Troubles sanguins et lymphatiques : agranulocytose, anémie hémolytique, lymphopénie.
Affections respiratoires, thoraciques et médiastinales : épanchement pleural, rhinite allergique, tachypnée.
Affections gastro-intestinales : ballonnement abdominal, sécheresse buccale, ulcération buccale, dysplasie de la voûte palatine, hypersécrétion salivaire.
Affections du système nerveux : étourdissements, ischémie cérébrale, dysgueusie, névralgie intercostale, présyncope, trouble sensoriel, céphalée d’origine sinusale.
Troubles vasculaires : pâleur.
Affections musculo-squelettiques et du tissu conjonctif : myalgie, douleur aux membres, cervicalgie.
Affections immunitaires : réaction anaphylactique, réaction anaphylactoïde (y compris le choc anaphylactique), immunodéficience.
Épreuves de laboratoire : augmentation du taux d’alanine aminotransférase, augmentation du taux sanguin de phosphatase alcaline, augmentation du taux d’acide urique dans le sang, allongement de l’intervalle QT sur l’électrocardiogramme, augmentation de la fréquence cardiaque, baisse des immunoglobulines, augmentation du rapport international normalisé, résultats anormaux aux tests de l’exploration fonctionnelle hépatique.
Affections cardiaques : palpitations.
Troubles du métabolisme et de la nutrition : hyperuricémie, hyponatrémie, acidose métabolique.
Troubles oculaires : conjonctivite.
Troubles rénaux et urinaires : hématurie, pollakiurie, néphralgie.
Néoplasie bénigne, maligne ou non précisée (y compris kystes et polypes) : maladie de Hodgkin, syndrome de lyse tumorale.
Affections psychiatriques : trouble cognitif, agitation.
Troubles endocriniens : hyperthyroïdie.
Résultats hématologiques et biologiques anormaux
Les grades relatifs aux anomalies de laboratoire (résultats biologiques) ont été attribués en fonction de la troisième version de l’échelle Common Terminology Criteria for Adverse Events du National Cancer Institute (NCI CTCAE version 3.0). Les grades relatifs aux résultats hématologiques ont été attribués en fonction de l’échelle IWCLL Grading Scale for Hematological Toxicity in CLL Studies dans l’Étude 1, et en fonction de l’échelle NCI CTCAE version 3.0 dans l’Étude 2. Les pires cas de variation par rapport aux données initiales figurant parmi tous les résultats recueillis après le début des études ont été analysés. Dans l’Étude 1, une variation ayant une portée clinique a été définie comme étant tout paramètre de laboratoire observé chez au moins 5 % des sujets du groupe O+Chl et à une fréquence 2 % plus élevée par rapport au traitement par le Chl seul. Dans l’Étude 2, une variation ayant une portée clinique a été définie comme étant tout paramètre de laboratoire observé chez au moins 5 % des sujets du groupe réfractaire à deux traitements. Le nombre de patients (%) chez qui on a relevé un résultat ayant une portée clinique pour chacun des paramètres de laboratoire est présenté aux Tableaux 4 et
5.
Tableau 4 Variations significatives des valeurs de laboratoire par rapport au début de l’étude – Étude 1
| Paramètres | ARZERRA plus chlorambucil (N = 217) | ARZERRA plus chlorambucil (N = 217) | Chlorambucil (N = 227) | Chlorambucil (N = 227) |
| Tous grades confondus | Grades 3 et 4 | Tous grades confondus | Grades 3 et 4 | |
| BIOCHIMIE | ||||
Alanine aminotransférase (SGPT, ALT) | 65 (30 %) | 1 (< 1 %) | 43 (19 %) | 3 (1 %) |
| Phosphatase alcaline | 34 (16 %) | 3 (1 %) | 21 (9 %) | 0 |
Aspartate aminotransférase (AST) | 46 (21 %) | 2 (< 1 %) | 29 (13 %) | 2 (< 1 %) |
| Calcium (taux faible) | 13 (6 %) | 3 (1 %) | 5 (2 %) | 2 (< 1 %) |
| Créatine kinase | 38 (18 %) | 1 (< 1 %) | 21 (9 %) | 0 |
| Glycémie (aléatoire, taux faible) | 133 (62 %) | 11 (5 %) | 128 (57 %) | 9 (4 %) |
| Sodium (taux élevé) | 59 (28 %) | 1 (< 1 %) | 45 (20 %) | 0 |
| HÉMATOLOGIE | ||||
| Leucocytes | 152 (71 %) | 55 (25 %) | 66 (29 %) | 13 (6 %) |
| Lymphocytes | 120 (56 %) | 62 (29 %) | 47 (21 %) | 18 (8 %) |
| Polynucléaires neutrophiles | 155 (72 %) | 71 (33 %) | 129 (58 %) | 57 (25 %) |
Les variations par rapport aux valeurs initiales sont montrées pour les paramètres observés chez au moins 5 % des sujets du groupe O+Chl et à une fréquence 2 % plus élevée, tous grades confondus, par rapport au traitement par le Chl seul, à l’une ou l’autre des évaluations (visites) faites après le début de l’étude.
Tableau 5 Variations significatives des valeurs de laboratoire par rapport au début de l’étude – Étude 2
| Paramètres | ARZERRA Réfractaire à 2 traitements (n = 95) | ARZERRA Réfractaire à 2 traitements (n = 95) | ARZERRA Total (n = 223) | ARZERRA Total (n = 223) |
| Tous grades confondus | Grades 3 et 4 | Tous grades confondus | Grades 3 et 4 | |
| BIOCHIMIE | ||||
Alanine aminotransférase (SGPT, ALT) | 14 (16 %) | 1 (1 %) | 38 (18 %) | 1 (< 1 %) |
| Phosphatase alcaline | 11 (12 %) | 1 (1 %) | 30 (14 %) | 1 (< 1 %) |
| Bilirubine totale | 14 (16 %) | 3 (3 %) | 30 (14 %) | 3 (1 %) |
| Créatinine | 7 (8 %) | 0 | 30 (14 %) | 0 |
| Glycémie (aléatoire) | 7 (8 %) | 0 | 13 (6 %) | 0 |
| Potassium | 23 (26 %) | 6 (6 %) | 50 (24 %) | 9 (4 %) |
| Sodium | 11 (12 %) | 1 (1 %) | 34 (16 %) | 3 (1 %) |
| HÉMATOLOGIE | ||||
| Hémoglobine | 30 (32 %) | 11 (12 %) | 73 (33 %) | 24 (11 %) |
| Leucocytes | 46 (49 %) | 13 (14 %) | 98 (45 %) | 23 (11 %) |
| Lymphocytes | 34 (37 %) | 7 (8 %) | 72 (33 %) | 11 (5 %) |
| Polynucléaires neutrophiles | 61 (66 %) | 40 (43 %) | 140 (64 %) | 95 (43 %) |
| Plaquettes | 38 (40 %) | 19 (20 %) | 79 (36 %) | 36 (16 %) |
Les variations par rapport aux valeurs initiales sont montrées pour les paramètres observés chez au moins 5 % des sujets du groupe réfractaire à deux traitements, tous grades confondus. Réfractaire à deux traitements = réfractaire à la fludarabine et à l’alemtuzumab.
EFFETS INDÉSIRABLES DU MÉDICAMENT SIGNALÉS APRÈS LA COMMERCIALISATION DU PRODUIT
Les effets indésirables du médicament signalés dans le cadre de la surveillance postcommercialisation de l’ofatumumab sont conformes aux effets décrits à la section Effets indésirables du médicament observés au cours des essais cliniques de la présente monographie. Aucune nouvelle préoccupation liée à l’innocuité n’a été relevée.
Infections et infestations
Des cas d’infection et de réactivation d’une infection par le virus de l’hépatite B (VHB), fulminantes et mortelles, ont été signalés, quoique rarement, chez des patients traités par ARZERRA (voir la section MISES EN GARDE ET PRÉCAUTIONS).
On a fait état de cas de leucoencéphalopathie multifocale progressive (LEMP) et de décès chez des patients traités par ARZERRA (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Troubles cardiaques :
Des cas de bradycardie (réaction liée à la perfusion) ont été signalés chez des patients traités par ARZERRA (voir la section MISES EN GARDE ET PRÉCAUTIONS). Un cas d’arrêt cardiaque, également lié à la perfusion, a aussi été signalé.
Réactions cutanéomuqueuses : syndrome de Stevens-Johnson, porphyrie cutanée tardive.
Affections respiratoires, thoraciques et médiastinales :
Des cas d’œdème pulmonaire (réaction liée à la perfusion) ont été signalés chez des patients traités par ARZERRA (voir la section MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament : Au cours d’études limitées sur les interactions médicamenteuses, l’ofatumumab n’a pas exercé d’effet d’importance clinique observable sur la pharmacocinétique du bendamustine, du chlorambucil ou celle de son métabolite actif, la moutarde d’acide phénylacétique.
Effets du médicament sur les épreuves de laboratoire : ARZERRA (ofatumumab) n’a fait l’objet d’aucune étude rigoureuse sur les effets du médicament sur les épreuves de laboratoire.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- ARZERRA (ofatumumab) s’administre par perfusion intraveineuse (i.v.) et il faut le diluer avant l’administration. Ne pas administrer ce médicament par injection i.v. directe ni sous forme de bolus intraveineux.
- ARZERRA doit être administré sous la supervision d’un médecin expérimenté dans l’utilisation des traitements anticancéreux et dans un endroit où l’ensemble des moyens de réanimation est immédiatement accessible.
Durant l’administration d’ARZERRA, surtout au cours des deux premières perfusions, il faut surveiller étroitement l’apparition de réactions liées à la perfusion, y compris le syndrome de libération de cytokines.
Prémédication :
Les patients doivent recevoir l’une des prémédications ci-dessous de 30 minutes à 2 heures avant chaque perfusion.
LLC n’ayant jamais été traitée :
Administrer 1 000 mg d’acétaminophène (ou l’équivalent) par voie orale, un antihistaminique (diphenhydramine à 50 mg ou cétirizine à 10 mg ou l’équivalent) par voie orale ou intraveineuse et un corticostéroïde (prednisolone à 50 mg ou l’équivalent) par voie intraveineuse.
On ne doit pas réduire la dose du corticostéroïde pour les perfusions 1 et 2
(cycle 1).
- Si les première et deuxième perfusions ne s’accompagnaient d’aucune réaction liée à la perfusion de grade 3 ou plus, on peut réduire la dose de corticostéroïde ou l’omettre pour les perfusions subséquentes, selon le jugement du médecin.
LLC réfractaire :
Administrer 1 000 mg d’acétaminophène (ou l’équivalent) par voie orale, un antihistaminique (cétirizine à 10 mg ou l’équivalent) par voie orale ou intraveineuse et un corticostéroïde (prednisolone à 100 mg ou l’équivalent) par voie intraveineuse.
- On ne doit pas réduire la dose du corticostéroïde pour les perfusions 1, 2 et 9.
La dose de corticostéroïde peut être réduite comme suit pour les perfusions 3 à 8 et les perfusions 10 à 12, selon le jugement du médecin :
- Perfusions 3 à 8 : Réduire graduellement la dose du corticostéroïde lors des perfusions suivantes si la perfusion précédente ne s’accompagnait d’aucun effet de grade 3 ou plus.
- Perfusions 10 à 12 : Administrer la prednisolone (de 50 à 100 mg ou l’équivalent) si la neuvième perfusion ne s’accompagnait d’aucun effet de grade 3 ou plus.
Dose recommandée et modification posologique
Schéma posologique recommandé :
LLC n’ayant jamais été traitée :
La dose recommandée d’ARZERRA est :
- Cycle 1 : 300 mg pour la première perfusion le jour 1 et de 1 000 mg le jour 8.
- Cycles suivants (jusqu’à l’obtention de la meilleure réponse ou pendant un maximum de 12 cycles) : 1 000 mg le jour 1 (tous les 28 jours).
Chaque cycle dure 28 jours, le premier jour de chaque cycle étant le jour 1.
- Première perfusion : Administrer sur une période de 4,5 heures au moyen d’un cathéter périphérique ou d’un cathéter à demeure. Le débit initial de la première perfusion d’ARZERRA doit être de 12 mL/h. Au cours de la perfusion, le débit doit être augmenté toutes les 30 minutes pour atteindre un maximum de 400 mL/h (voir le Tableau 6). S’il survient un effet indésirable sévère lié à la perfusion durant l’administration d’ARZERRA, voir la sous-section Modification de la dose et redémarrage du traitement chez les patients atteints d’une LLC n’ayant jamais été traitée ou d’une LLC réfractaire.
- Perfusions suivantes : Si la première perfusion ne s’accompagne d’aucun effet indésirable sévère lié à la perfusion, les perfusions suivantes (de la 2e à la 13e) de 1 000 mg doivent être administrées sur une période de 4 heures au moyen d’un cathéter périphérique ou d’un cathéter à demeure. Amorcer la perfusion à un débit de 25 mL/h. Le débit doit être doublé toutes les 30 minutes pour atteindre un maximum de 400 mL/h (voir le Tableau 6).
Tableau 6 Débits de perfusion d’ARZERRA
| Temps (min) | 1re perfusion (mL/heure) | De la 2e à la 13e perfusion (mL/heure) |
| 0 – 30 | 12 | 25 |
| 31 – 60 | 25 | 50 |
| 61 – 90 | 50 | 100 |
| 91 – 120 | 100 | 200 |
| 121 – 150 | 200 | 400 |
| 151 – 180 | 300 | 400 |
| 180 + | 400 | 400 |
LLC réfractaire :
La posologie recommandée est de 12 doses administrées de la façon suivante :
- 300 mg le jour 1 suivies, 1 semaine plus tard par,
- 2 000 mg par semaine pour 7 doses (perfusion 2 à 8) suivies, 4 semaines plus tard par,
- 2 000 mg tous les 28 jours pour 4 doses (perfusions 9 à 12).
- Première et deuxième perfusion : Administrer sur une période de 6,5 heures au moyen d’un cathéter périphérique ou d’un cathéter à demeure. Le débit initial de la première et de la deuxième perfusion d’ARZERRA doit être de 12 mL/h (voir le Tableau 7). Au cours de la perfusion, le débit doit être doublé toutes les 30 minutes pour atteindre un maximum de 200 mL/h. S’il survient un effet indésirable sévère lié à la perfusion durant l’administration d’ARZERRA, voir la sous-section Modification de la dose et redémarrage du traitement chez les patients atteints d’une LLC n’ayant jamais été traitée ou d’une LLC réfractaire.
- Perfusions suivantes : Si la deuxième perfusion ne s’accompagne d’aucun effet indésirable sévère lié à la perfusion, les perfusions suivantes (de la 3e à la 12e) doivent être administrées sur une période de 4 heures au moyen d’un cathéter périphérique ou d’un cathéter à demeure. Amorcer la perfusion à un débit de 25 mL/h. En l’absence de toxicité liée à la perfusion, le débit peut être augmenté toutes les 30 minutes pour atteindre un maximum de 400 mL/h (voir le Tableau 7).
Tableau 7 Débits de perfusion d’ARZERRA
| Temps (min) | 1re et 2e perfusion (mL/heure) | De la 3e à la 12e perfusion (mL/heure) |
| 0 – 30 | 12 | 25 |
| 31 – 60 | 25 | 50 |
| 61 – 90 | 50 | 100 |
| 91 – 120 | 100 | 200 |
| > 120 | 200 | 400 |
Modification de la dose et redémarrage du traitement chez les patients atteints d’une LLC n’ayant jamais été traitée ou d’une LLC réfractaire : Des débits de perfusion plus lents peuvent être nécessaires lorsque surviennent des effets indésirables liés à la perfusion.
- En cas d’effet indésirable léger ou modéré, la perfusion doit être interrompue et redémarrée à un débit de perfusion réduit de moitié par rapport au moment de l’interruption, lorsque l’état du patient est stable. Si le débit initial de la perfusion de 12 mL/h n’a pas été augmenté avant un arrêt dû à un effet indésirable, on doit redémarrer la perfusion à 12 mL/h (débit de perfusion initiale standard). On peut continuer d’augmenter le débit de la perfusion selon la marche à suivre standard, suivant le jugement du médecin et en fonction de la tolérance du patient (sans faire plus que doubler le débit toutes les 30 minutes).
En cas d’effet indésirable sévère, la perfusion doit être interrompue et redémarrée
à un débit de perfusion de 12 mL/h, lorsque l’état du patient est stable. On peut continuer d’augmenter le débit de la perfusion selon la marche à suivre standard, suivant le jugement du médecin et en fonction de la tolérance du patient (sans faire plus que doubler le débit toutes les 30 minutes).
En cas de réaction anaphylactique à ARZERRA, le traitement doit être interrompu de manière définitive.
Oubli d’une dose
Les doses manquées ou retardées ne doivent pas être omises. Elles doivent être administrées plus tard, selon le jugement du médecin en tenant compte du nombre total de doses planifiées et de l’intervalle prévu entre les doses.
Préparation et administration
Avant de procéder à la dilution, il convient d’examiner le concentré ARZERRA pour s’assurer qu’il est exempt de particules et de décoloration. La solution doit être claire à opalescente et incolore ou jaune pâle. Ne pas utiliser le concentré ARZERRA s’il s’est décoloré. Le concentré doit être pratiquement exempt de particules visibles.
N’agitez pas le flacon d’ARZERRA lorsque vous faites cette inspection. Préparation de la solution :
Avant son administration, il faut diluer le concentré ARZERRA de façon aseptique dans une solution physiologique salée.
Dose de 300 mg – Utiliser 3 flacons de 5 mL (15 mL au total) : Prélever et jeter
15 mL d’un sac de 1 000 mL de chlorure de sodium à 0,9 % pour perfusion. Prélever 5 mL de solution d’ARZERRA de chacun des 3 flacons et les injecter dans le sac de 1 000 mL. Ne pas agiter le sac. Mélanger la solution diluée en effectuant de lents retournements.
Dose de 1 000 mg – Utiliser 1 flacon de 50 mL (50 mL au total) : Prélever et jeter
50 mL d’un sac de 1 000 mL de chlorure de sodium à 0,9 % pour perfusion. Prélever 50 mL de solution d’ARZERRA du flacon (50 mL au total) et les injecter dans le sac de 1 000 mL. Ne pas agiter le sac. Mélanger la solution diluée en effectuant de lents retournements.
- Dose de 2 000 mg – Utiliser 2 flacons de 50 mL (100 mL au total) : Prélever et jeter 100 mL d’un sac de 1 000 mL de chlorure de sodium à 0,9 % pour perfusion. Prélever 50 mL de solution d’ARZERRA de chacun des 2 flacons et les injecter dans le sac de 1 000 mL. Ne pas agiter le sac. Mélanger la solution diluée en effectuant de lents retournements.
Dilution :
| Dose | Taille du flacon | Nombre de flacons | Volume approximatif disponible | Concentration nominale par mL |
| 300 mg | 100 mg/5 mL, dans un flacon de 10 mL | 3 | 1 000 mL = 1 sac | 0,3 mg/mL |
| 1 000 mg | 1 000 mg/50 mL, dans un flacon de 60 mL | 1 | 1 000 mL = 1 sac | 1 mg/mL |
| 2 000 mg | 1 000 mg/50 mL, dans un flacon de 60 mL | 2 | 1 000 mL = 1 sac | 2 mg/mL |
Administration :
- Il ne faut pas administrer ARZERRA sous forme de bolus. Utilisez une pompe pour perfusion intraveineuse et un ensemble de perfusion.
- Conserver la solution diluée à une température se situant entre 2 et 8 ºC. La solution doit être administrée dans les 24 heures qui suivent la préparation. Jeter toute solution n’ayant pas été utilisée dans ce délai de 24 heures.
- Il ne faut pas mélanger ni administrer ARZERRA en perfusion avec d’autres produits médicinaux ou solutions pour administration intraveineuse. Pour prévenir ce risque, il convient de rincer la tubulure à l’aide de chlorure de sodium à 0,9 % avant et après l’administration d’ARZERRA.
SURDOSAGE
Il n’existe aucune donnée sur le surdosage d’ARZERRA.
Pour la prise en charge d’une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L’ofatumumab est un anticorps monoclonal humain (IgG1κ) qui se lie spécifiquement à un épitope distinct incluant à la fois la petite et la grande boucle extracellulaire de l’antigène CD20. L’antigène CD20 est une phosphoprotéine transmembranaire exprimée sur les lymphocytes B depuis le stade des pré-lymphocytes B jusqu’aux lymphocytes B matures, et sur les lymphocytes B de LLC. L’antigène CD20 n’est pas libéré de la surface cellulaire et n’est pas internalisé après la liaison avec l’anticorps.
La liaison de l’ofatumumab à l’épitope membranaire proximal de l’antigène CD20 induit le recrutement et l’activation du complément à la surface de la cellule, pouvant conduire à une cytotoxicité dépendante du complément qui provoque la lyse des cellules cancéreuses. Il a été démontré que l’ofatumumab induisait une lyse substantielle des cellules ayant une expression élevée de molécules de défense du complément. De plus, la liaison de l’ofatumumab entraîne la mort des cellules par l’intermédiaire de la cytotoxicité à médiation cellulaire dépendante de l’anticorps. L’ofatumumab a également démontré sa capacité à provoquer la lyse cellulaire aussi bien dans les cellules à expression élevée et basse de CD20 et dans les cellules résistantes au rituximab. Pharmacodynamie
Déplétion des lymphocytes B
LLC n’ayant jamais été traitée
Chez les patients atteints de LLC n’ayant jamais été traitée, lorsque l’ofatumumab a été administré en association avec le chlorambucil, les diminutions médianes du nombre de lymphocytes B après le premier cycle et avant le sixième cycle mensuel ont été, respectivement, de 94 % et > 99 %. Six mois après l’administration de la dernière perfusion, les diminutions médianes du nombre de lymphocytes B se sont établies à > 99 %.
LLC réfractaire
Le nombre de lymphocytes B périphériques a diminué après la première perfusion d’ofatumumab chez des patients atteints de pathologies hématologiques malignes. Lorsque l’ofatumumab a été administré en monothérapie chez les patients souffrant de LLC réfractaire, la diminution médiane du nombre de lymphocytes B a été de 22 % (patients réfractaires à deux traitements : 17 %; patients réfractaires à la fludarabine : 23 %) après la première perfusion et de 92 % (patients réfractaires à deux traitements : 93 %; patients réfractaires à la fludarabine : 92 %) après la huitième perfusion. Le nombre de lymphocytes B périphériques est demeuré bas pendant le reste du traitement chez la plupart des patients, puis il s’est rétabli graduellement (la diminution médiane du nombre de lymphocytes B s’est chiffrée à 69 % en deçà du nombre initial 3 mois après la fin du traitement par ofatumumab; voir les Figures 1 et 2). La diminution significative du nombre de lymphocytes B pourrait se poursuivre jusqu’à 3 à 12 mois après l’administration de la dernière perfusion d’ofatumumab.
Figure 1 Nombre de cellules CD5+ CD19+ dans le sang périphérique de
patients réfractaires à deux traitements (Étude 2) 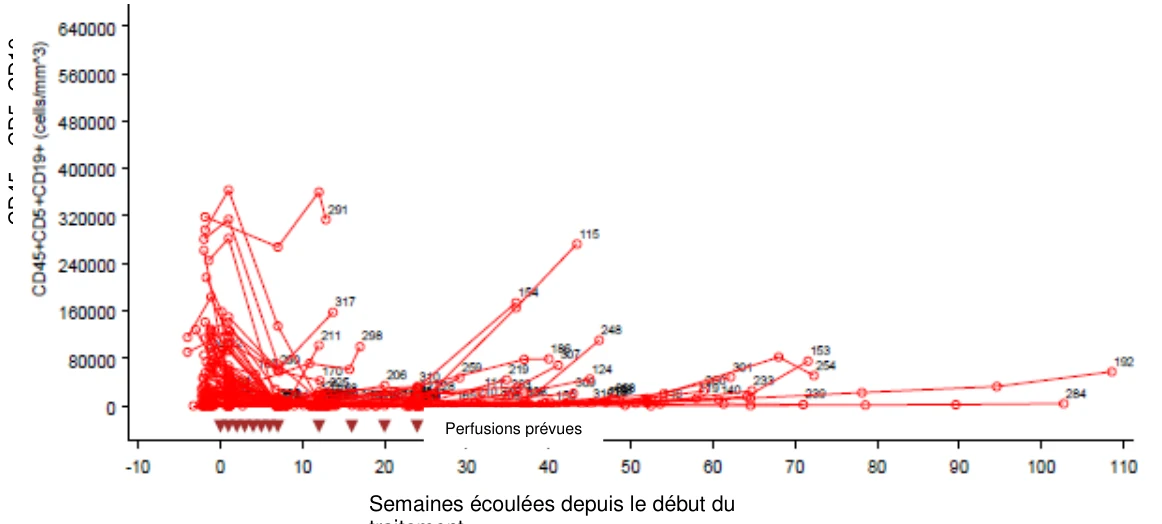
Semaines écoulées depuis le début du traitement
Perfusions prévues
CD45+,
CD5,
CD19+
(c
ell
ules/
mm
3)
Figure 2 Nombre de cellules CD5+ CD19+ dans le sang périphérique de
patients réfractaires à la fludarabine (Étude 2) 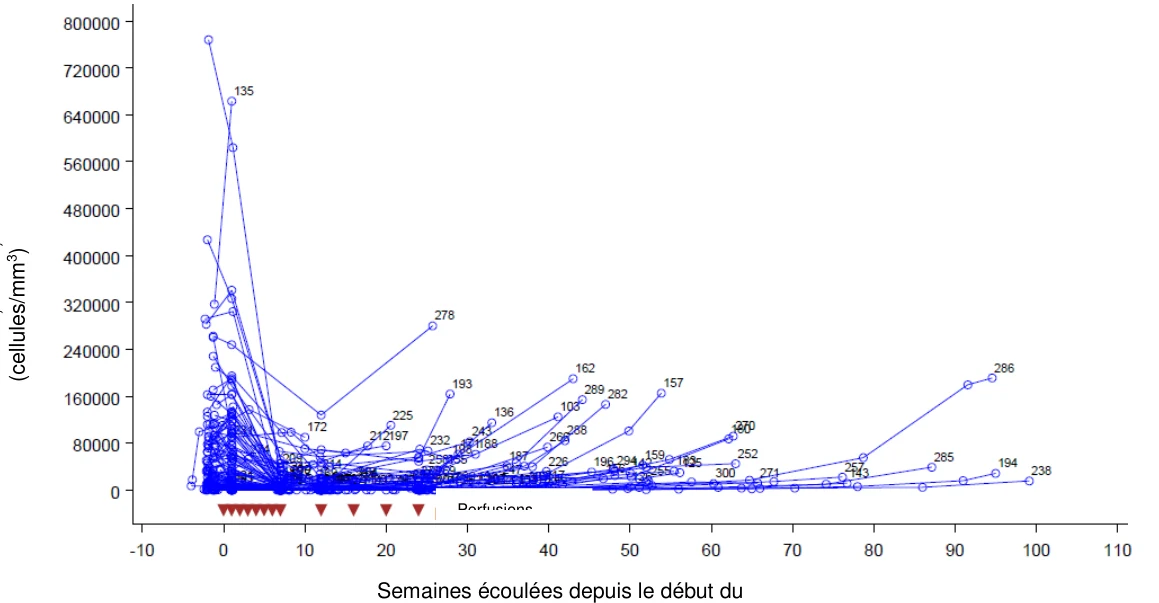
Immunogénicité : Il existe un potentiel d’immunogénicité avec les protéines thérapeutiques comme l’ofatumumab. On a procédé au dépistage d’anticorps anti-ofatumumab durant et après les périodes de traitement d’une durée de 8 semaines à 2 ans dans des échantillons de sérum prélevés chez plus de 1000 patients au cours du programme clinique sur la LLC. La formation d’anticorps anti-ofatumumab a été observée chez moins de 0,5 % des patients atteints de LLC après le traitement par ofatumumab.
Électrophysiologie cardiaque : L’effet de multiples doses d’ofatumumab sur l’intervalle QTc a été évalué dans le cadre d’une analyse des données groupées de trois études ouvertes menées auprès de patients atteints de LLC (n = 85). Les patients avaient reçu ofatumumab à la dose de 300 mg le jour 1, puis à raison de 1 000 mg ou de 2 000 mg pour les perfusions suivantes. L’analyse n’a fait ressortir aucune grande variation (c’est-à-dire de plus de 20 millisecondes) de l’intervalle QTc moyen.
Pharmacocinétique
LLC n’ayant jamais été traitée :
Chez les patients atteints de LLC n’ayant jamais été traitée qui ont reçu ofatumumab jumelé au chlorambucil, les moyennes géométriques de la Cmax après la première perfusion (300 mg), la perfusion de 1 000 mg le jour 8 et la perfusion de 1 000 mg au quatrième cycle mensuel se sont établies à 52 µg/mL, 241 µg/mL et 285 µg/mL, respectivement; la moyenne géométrique de l’ASC(0-τ) au quatrième cycle était de 65 100 µg.h/mL.
Semaines écoulées depuis le début du traitement
Perfusions
prévues
CD45+,
CD5+,
CD19+
(c
ell
ules/
mm
3)
Les moyennes géométriques de la clairance et de la demi-vie se sont établies à 15,4 mL/h (de 4,1 à 146 mL/h) et à 18,5 jours (de 2,7 à 82,6 jours) après le quatrième cycle.
LLC réfractaire :
Les valeurs des paramètres pharmacocinétiques de l’ofatumumab ayant été relevées lors de l’étude clinique initiale comportant l’administration de quatre perfusions hebdomadaires à des patients souffrant d’une récidive de LLC ou de LLC réfractaire (Étude 3) sont résumées au Tableau 8, et les concentrations par rapport au temps chez les patients atteints de LLC réfractaires à la fludarabine (Étude 2) sont représentées aux Figures 3 et 4.
Tableau 8 Résumé des valeurs des paramètres pharmacocinétiques sériques de l’ofatumumab après la première et la quatrième perfusion (Étude 3)
| Première perfusion (500 mg) | Quatrième perfusion hebdomadaire (2 000 mg) | |||
| n | Moyenne géométrique (% du CVi) | n | Moyenne géométrique (% du CVi) | |
| Cmax (μg/mL) | 27 | 136 (56) | 26 | 1 061 (30) |
ASC0-∞ (μg.h/mL) | 27 | 7 848 (141) | 24 | 420 840 (103) |
| Cl (mL/h) | 27 | 63,7 (140) | 24 | 8,5 (98) |
| Véq (L) | 27 | 3,24 (44) | 24 | 1,73 (44) |
| t½ (jours) | 27 | 1,3 (109) | 24 | 11,5 (77) |
CVi = coefficient de variation interindividuelle
L’ofatumumab subit une clairance non spécifique comme les autres molécules d’IgG et une clairance influencée par la cible qui correspond à une liaison aux lymphocytes B. Une diminution rapide et soutenue du nombre de lymphocytes B a été constatée après la première perfusion d’ofatumumab, ne laissant qu’un nombre réduit de lymphocytes B disponibles pour se lier à l’anticorps pendant les perfusions suivantes. En conséquence, les valeurs de la clairance (Cl) de l’ofatumumab étaient plus basses et les valeurs de la demi-vie (t½) étaient plus élevées après les perfusions suivantes qu’après la première perfusion.
Figure 3 Concentrations sériques d’ofatumumab par rapport au temps chez
les patients réfractaires à deux traitements (Étude 2) 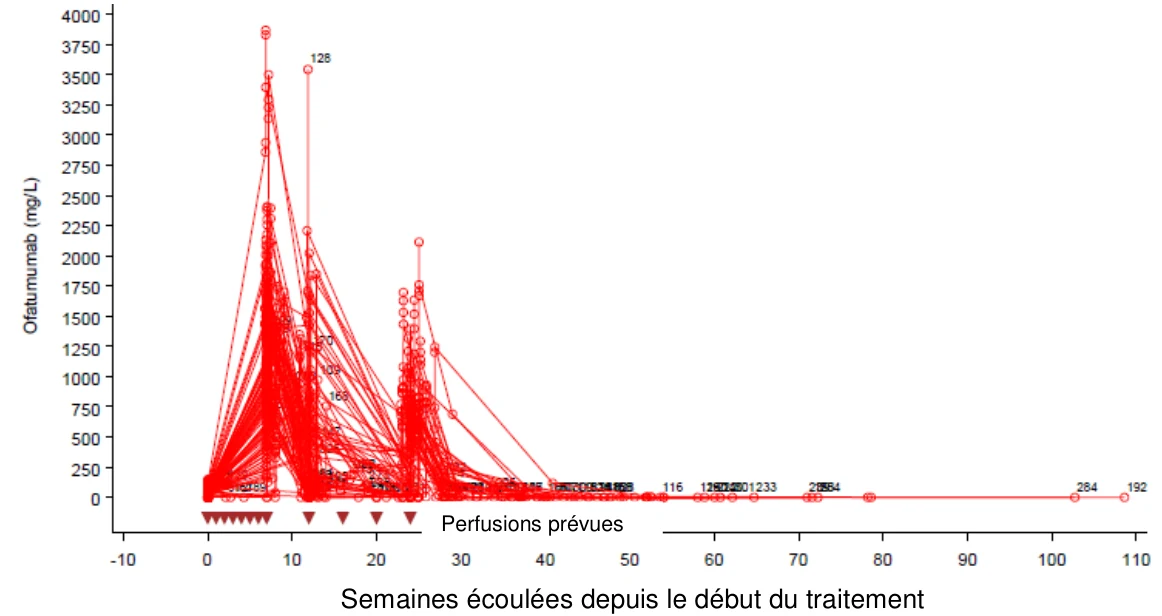
Figure 4 Concentrations sériques d’ofatumumab par rapport au temps chez
les patients réfractaires à la fludarabine (Étude 2) 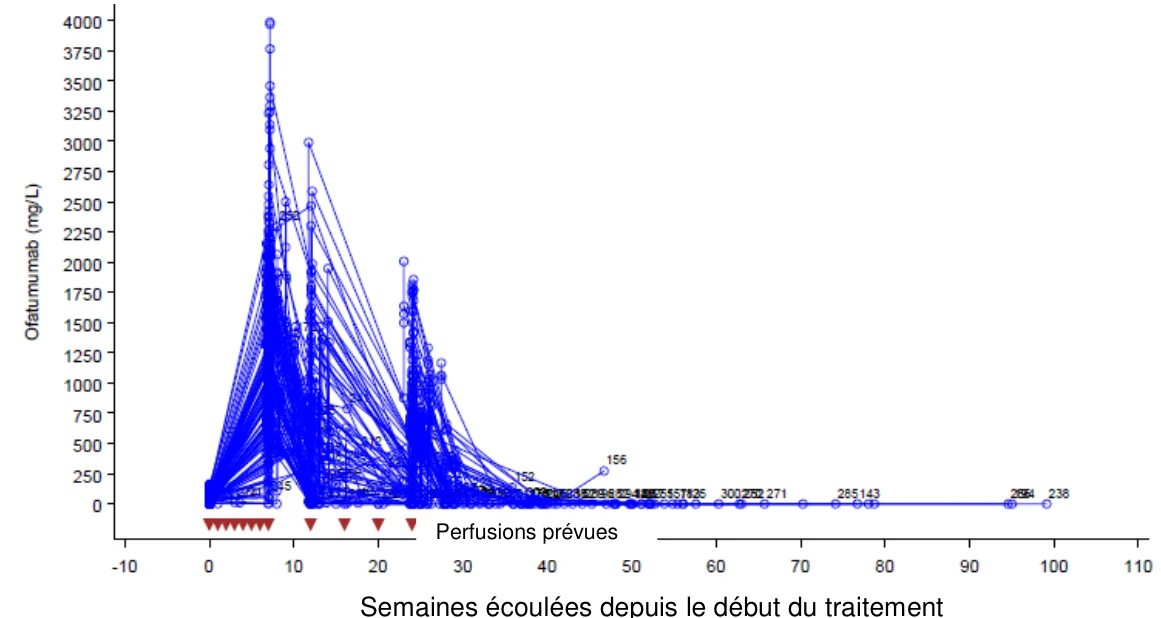
Perfusions prévues
Semaines écoulées depuis le début du traitement
Semaines écoulées depuis le début du traitement
Perfusions prévues
Dans l’Étude 2, la moyenne géométrique de la Cmax était de 63 µg/mL après la première perfusion (300 mg); après la huitième perfusion hebdomadaire (septième perfusion de 2 000 mg), elle était de 1 482 µg/mL; après la douzième perfusion (quatrième perfusion mensuelle; 2 000 mg), elle s’est établie à 881 µg/mL.
Populations particulières et états pathologiques
Pédiatrie : Il n’y a aucune donnée pharmacocinétique disponible chez les enfants (voir la section MISES EN GARDE ET PRÉCAUTIONS, Pédiatrie).
Gériatrie : L’âge n’a pas influé significativement sur la pharmacocinétique de l’ofatumumab au cours de l’analyse pharmacocinétique de population inter-études portant sur des patients âgés de 21 à 87 ans (voir la section MISES EN GARDE ET PRÉCAUTIONS, Gériatrie).
Sexe : Une analyse de population inter-études a montré que le sexe a un effet modeste (12 %) sur le volume central de distribution de l’ofatumumab, des valeurs plus élevées de la Cmax et de l’ASC ayant été observées chez les femmes (48 % des patients inclus dans cette analyse étaient des hommes, et 52 %, des femmes); cet effet n’étant pas jugé pertinent sur le plan clinique, il n’est pas recommandé d’ajuster la posologie en fonction du sexe.
Insuffisance hépatique : On n’a pas mené d’étude rigoureuse dans le but d’examiner l’effet de l’insuffisance hépatique. Les IgG1 comme l’ofatumumab sont catabolisées par des enzymes protéolytiques ubiquitaires, qui ne se trouvent pas uniquement dans les tissus hépatiques; par conséquent, il est peu probable que des modifications de la fonction hépatique aient un effet sur l’élimination de l’ofatumumab (voir la section MISES EN GARDE ET PRÉCAUTIONS, Insuffisance hépatique).
Insuffisance rénale : La clairance de la créatinine calculée au départ n’a pas eu d’incidence significative sur la pharmacocinétique de l’ofatumumab au cours de l’analyse pharmacocinétique de population inter-études portant sur des patients présentant des valeurs aussi peu élevées que 26 mL/min. Aucun ajustement posologique n’est recommandé en présence d’insuffisance rénale légère ou modérée (clairance de la créatinine > 30 mL/min). On dispose de données pharmacocinétiques limitées chez les patients atteints d’insuffisance rénale sévère (clairance de la créatinine < 30 mL/min; voir la section MISES EN GARDE ET PRÉCAUTIONS, Insuffisance rénale).
ENTREPOSAGE ET STABILITÉ
Conserver ARZERRA (ofatumumab) au réfrigérateur, à une température de 2 à 8 °C (36 à 46 °F). Ne pas congeler. Garder les flacons à l’abri de la lumière.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
La libération de produits pharmaceutiques dans l’environnement doit être réduite au minimum. On doit éviter le rejet de médicaments dans les eaux usées et les déchets domestiques. Utiliser les systèmes d’élimination établis dans votre région.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Présentation
ARZERRA (ofatumumab) est un concentré liquide (20 mg/mL) stérile, clair à opalescent, incolore ou jaune pâle, exempt d’agent de conservation, pour dilution et perfusion intraveineuse. Le concentré liquide ARZERRA peut contenir une petite quantité de particules visibles. ARZERRA est présenté dans des flacons de verre uniservice, munis d’un bouchon en caoutchouc sans latex et d’un opercule en aluminium. Il est offert en flacons de 10 ou de 60 mL ayant un volume de remplissage nominal de 5 ou de 50 mL, respectivement. Chaque flacon uniservice contient soit 100 mg d’ofatumumab dans 5 mL de solution, soit 1 000 mg d’ofatumumab dans 50 mL de solution.
Composition
ARZERRA (ofatumumab) est un anticorps monoclonal IgG1κ humain dont la masse moléculaire est d’environ 149 kDa. L’anticorps a été généré par la technologie de la souris transgénique et des hybridomes, et produit à partir d’une lignée de cellules murines recombinantes (NS0) au moyen de technologies standard de culture et de purification de cellules de mammifères.
Autres ingrédients
Excipients
Arginine, acétate de sodium, chlorure de sodium, polysorbate 80, EDTA de disodium, acide chlorhydrique, eau pour injection.
Conditionnement
ARZERRA à 100 mg/5 mL est offert en :
boîte de 3 flacons uniservice.
ARZERRA à 1 000 mg/50 mL est offert en :
boîte de 1 flacon uniservice.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : ofatumumab
Nom chimique : immunoglobuline G1, anti-(CD20 humain (antigène)) dimère du disulfure entre la chaîne lourde et la chaîne κ de l’anticorps monoclonal humain HuMax-CD20
Formule moléculaire et masse moléculaire : Environ 149 kDa. Les glucides représentent environ 2 % de la masse moléculaire de l’ofatumumab.
Formule développée :
Représentation schématique de l’ofatumumab indiquant les ponts disulfure
-S-S-
Human Vh Regions
| Human Vl Regions | ||
| Complementarity Determining Regions | ||
| Inter Chain Disulphide Bonds | ||
Human CH constant Regions
Human Ck constant Regions
Carbohydrate
-S-S-
-S-S--S-S- -S-S-
ESSAIS CLINIQUES
L’efficacité et l’innocuité cliniques d’ARZERRA (ofatumumab) ont été évaluées au cours d’une étude clinique réalisée chez des patients atteints de LLC n’ayant jamais été traitée chez qui le traitement à base de fludarabine a été jugé inapproprié (Étude 1), de même qu’au cours d’une étude clinique (Étude 2) menée chez des patients ayant déjà été traités pour une LLC qui s’est révélée réfractaire à la fludarabine et à l’alemtuzumab.
Régions VH humaines
| Régions VL humaines |
Glucide
Régions constantes Ck humaines Régions constantes CH humaines
| Régions CDR | ||
| Ponts disulfure inter-chaînes | ||
Tableau 9 Plan d’étude et données démographiques des patients ayant participé à des essais cliniques pour une indication précise
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée du traitement | Participants à l’étude2 (nombre) | Âge médian (extrêmes) | Sexe |
| 1 | Étude multicentrique ouverte de phase III, avec répartition aléatoire et comportant plusieurs groupes de traitement | Traitement associant l’ofatumumab et le chlorambucil (O + Chl) vs monothérapie par le chlorambucil (Chl) Ofatumumab : Cycle 1/jour 1 : 300 mg par voie i.v. Cycle 1/jour 8 : 1 000 mg par voie i.v. Cycles 2 à 12 : 1 000 mg par voie i.v., J1 tous les 28 jours (1 dose le jour 1 tous les 28 jours) Chlorambucil : Cycles 1 à 12 : 10 mg/m2 par voie orale, J1 à 7 tous les 28 jours (1 dose les jours 1 à 7 tous les 28 jours) | Population ayant pris part à l’analyse de l’efficacité : 447 (221 dans le groupe O + Chl et 226 dans le groupe Chl) | 69 ans (35- 92) | Masculin (63 %) |
| 2 | Étude multicentrique ouverte, non contrôlée, sans répartition aléatoire, comportant un seul groupe de traitement | Ofatumumab : 300 ou 2 000 mg 81 perfusions i.v. hebdomadaires, suivies 4 semaines plus tard de 4 perfusions mensuelles administrées sur une période de 24 semaines | Population ayant pris part à l’analyse de l’efficacité : 95 | 64 ans (41 - 86) | Masculin (75 %) |
1 1re perfusion, 300 mg; toutes les perfusions suivantes, 2 000 mg
LLC n’ayant jamais été traitée
L’Étude 1, multicentrique, ouverte avec répartition aléatoire et groupes parallèles, avait pour but d’évaluer l’efficacité d’ARZERRA en association avec le chlorambucil comparativement à celle du chlorambucil seul chez 447 patients atteints de LLC n’ayant jamais été traitée, pour qui le traitement à base de fludarabine a été jugé inapproprié (d’après l’évaluation de l’investigateur et selon les critères définis par le promoteur, c.-à-d. âge égal ou supérieur à 65 ans ou présence d’au moins deux affections concomitantes ou clairance de la créatine inférieure à 70 mL/min). Les patients ont reçu l’un des deux traitements suivants : ofatumumab administré par perfusions intraveineuses mensuelles (cycle 1: 300 mg le jour 1 et 1 000 mg le jour 8; cycles suivants : 1 000 mg le jour 1, tous les 28 jours) en association avec le chlorambucil (10 mg/m2 par voie orale les jours 1 à 7, tous les 28 jours), ou le chlorambucil en monothérapie (10 mg/m2 par voie orale les jours 1 à 7, tous les 28 jours).
Dans l’ensemble de la population à l’étude, l’âge médian était de 69 ans (extrêmes de 35 et 92 ans), 27 % des patients avaient 75 ans ou plus, 63 % étaient des hommes et 89 % étaient de race blanche. Soixante-douze pour cent (72 %) des patients présentaient au moins deux affections concomitantes et 48 % des patients avaient une clairance de la créatinine inférieure à 70 mL/min. Les patients admis avaient un indice fonctionnel ECOG (Eastern Cooperative Oncology Group) se situant entre 0 et 2; chez 91 % d’entre eux, l’indice ECOG était de 0 ou 1. Au début de l’étude, 75 % des patients présentaient des taux élevés de bêta-2 microglobuline (β2m) > 3 500 µg/L, 15 %, une délétion du chromosome 11q et 6 %, une délétion du chromosome 17p.
Les patients ont été traités pendant au moins 3 mois, jusqu’à l’obtention de la meilleure réponse, et pour une durée maximale de 12 cycles. Environ 60 % des patients ont reçu de 3 à 6 cycles d’ofatumumab et 30 %, de 7 à 12 cycles. Le nombre médian de cycles achevés chez les patients a été de 6 (dose totale d’ofatumumab de 6 300 mg).
Le paramètre d’évaluation principal de cette étude était la survie sans progression médiane (SSPm), évaluée par un comité d’examen indépendant travaillant à l’insu et utilisant les lignes directrices du NCI-WG (National Cancer Institute-sponsored Working Group) mises à jour par l’International Workshop for Chronic Lymphocytic Leukemia (IWCLL; 2008). Comparativement au traitement par le chlorambucil seul, l’association ARZERRA-chlorambucil a apporté une amélioration statistiquement significative de la SSPm évaluée par le comité d’examen indépendant (22,4 mois vs 13,1 mois; rapport des risques instantanés : 0,57 [0,45, 0,72]) (Tableau 10; Figure 6).
Les paramètres d’évaluation secondaires comprenaient le taux de réponse globale (TRG), le taux de réponse complète (RC) et la durée de la réponse. Le TRG, incluant le taux de RC, a été évalué par un comité d’examen indépendant au moyen des lignes directrices de 2008 de l’IWCLL (Tableau 10). Les résultats obtenus au chapitre du TRG se sont établis comme suit : 82 % (IC à 95 % : de 76,7 à 87,1) pour l’association ofatumumab - chlorambucil, et 69 % (IC à 95 % : de 62,1 à 74,6) pour le chlorambucil seul. Dans l’ensemble, 12 % des patients ont obtenu une RC avec l’association ofatumumab -chlorambucil comparativement à 1 % avec le chlorambucil seul. La durée médiane de la réponse au traitement associant ofatumumab et le chlorambucil a été de 22,1 mois (IC à 95 % : de 19,1 à 24,6); elle a été de 12,5 mois (IC à 95 % : de 10,5 à 15,0) dans le cas du chlorambucil seul.
Tableau 10 Paramètres d’efficacité évalués par un comité d’examen
indépendant : association ofatumumab -chlorambucil vs chlorambucil seul en présence de LLC n’ayant jamais été traitée (population en IDTa)
| Paramètre principal et paramètres secondaires clés | Ofatumumab et chlorambucil (n = 221) | Chlorambucil (n = 226) |
SSP évaluée par le CEI Médiane, mois (IC à 95 %) RRIb (IC à 95 %) Valeur de p issue du test de Mantel-Haenszel stratifié | 22,4 13,1 (de 19,0 à 25,2) (de 10,6 à 13,8) 0,57 (de 0,45 à 0,72) p < 0,001 | |
Taux de réponse globalec, % IC à 95 % Valeur de p | 82 (de 76,7 à 87,1) 69 (de 62,1 à 74,6) p < 0,001 | |
| Réponse complète, % | 12 | 1 |
Durée de la réponse Médiane, mois (IC à 95 %) RRI (IC à 95 %) | 22,1 (de 19,1 à 24,6) 12,5 (de 10,5 à 15,0) 0,55 (de 0,43 à 0,71) | |
Abréviations : CEI = comité d’examen indépendant; IDT = intention de traiter; RRI = rapport des risques instantanés; IC = intervalle de confiance; LLC = leucémie lymphoïde chronique; n = nombre; SSP = survie sans progression.
a Sont inclus dans la population en intention de traiter les 447 patients ayant fait l’objet de la répartition aléatoire.
b Estimateur de Pike
c L’erreur de type I a été contrôlée pour le taux de réponse globale au moyen de la stratégie séquentielle par intermédiaire, en vertu de laquelle le paramètre principal, soit la SSP évaluée par le CEI, a été d’abord testé au niveau alpha de 0,05. Si la SSP évaluée par le CEI était statistiquement significative, le paramètre secondaire déductif prédéterminé du TRG était ensuite testé au niveau alpha de 0,05 également.
Des analyses de sous-groupes ont été effectuées afin de déterminer l’influence de facteurs pronostiques clés de la LLC sur la SSP (Figure 5).
Figure 5
| Graphique en forêt des rapports des risques instantanés et des IC à | ||
| 95 % qui leur sont associés pour la SSP évaluée par le CEI en | ||
| fonction des sous-groupes – Étude 1 | ||
0.0 0.5 1.0 1.5 ZAP70 negative (n=100) ZAP70 positive (n=161) b2m >3500 μg/ml (n=322) b2m ≤3500 μg/ml (n=109) IgVH unmutated (n=227)
IgVH mutated (n=177)
17p- or 11q- (n=90)
age ≥ 75 (n=119)
ALL (n=447)
Favours O+Chl
| Favours Chl | |
| Abréviations : CEI = comité d’examen indépendant; b2M = bêta-2 microglobuline; IgVH = région | |
| variable de la chaîne lourde des immunoglobulines; n = nombre, SSP = survie sans progression; | |
| ZAP70 = protéine kinase 70 associée à la chaîne zêta. |
Figure 6 Estimations de Kaplan-Meier de la survie sans progression évaluée
par le CEI 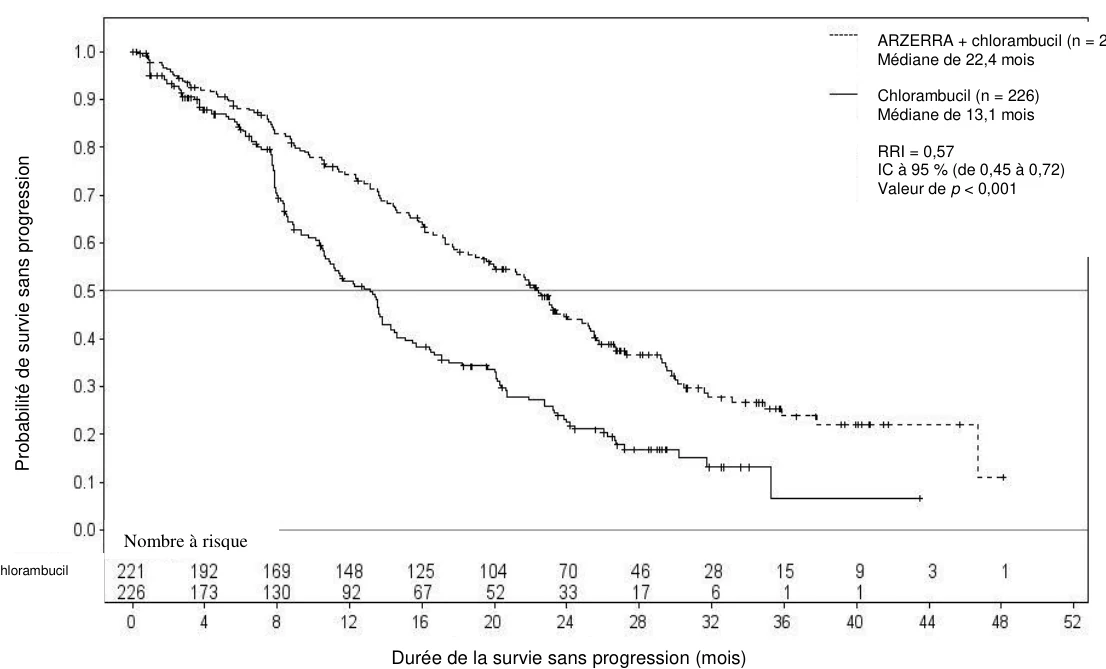
TOUS (n = 447)
âge ≥ 75 ans (n = 119)
délétion 17p ou 11q (n = 90)
IgVH mutée (n = 177)
IgVH non mutée (n = 227)
b2m ≤ 3 500 µg/mL (n = 109)
b2m > 3 500 µg/mL (n = 322)
ZAP70 positif (n = 161)
ZAP70 négatif (n = 100)
Favorable à O+Chl
| Défavorable au Chl |
P rob abil it é d e s urvi e sa ns pr ogr essi on
Durée de la survie sans progression (mois)
ARZERRA + chlorambucil (n = 221) Médiane de 22,4 mois
Chlorambucil (n = 226)
Médiane de 13,1 mois
RRI = 0,57
IC à 95 % (de 0,45 à 0,72)
Valeur de p < 0,001
| Nombre à risque |
| ARZERRA + chlorambucil Chlorambucil |
LLC réfractaire
L’Étude 2 était un essai multicentrique comportant un seul groupe de traitement, qui a été mené auprès de 223 patients atteints de LLC récurrente ou réfractaire (Tableau 9). L’efficacité issue de l’Étude 2 est fondée sur une analyse réalisée à partir des données recueillies chez 95 patients atteints de LLC, réfractaires à la fludarabine et à l’alemtuzumab, qui ont reçu ofatumumab en monothérapie. Le paramètre d’évaluation principal était le taux de réponse objective, déterminé à l’aide des critères NCIWG de 1996. L’âge médian des patients était de 64 ans (extrêmes de 41 et 86 ans), et la majorité d’entre eux étaient de sexe masculin (75 %) et de race blanche (93 %).
Les 95 patients qui formaient la population soumise à l’évaluation finale de l’efficacité étaient réfractaires à la fois à la fludarabine et à l’alemtuzumab (échec du traitement défini comme étant l’absence de réponse même partielle à la fludarabine ou à l’alemtuzumab, ou l’évolution de la maladie au cours de la période de 6 mois suivant l’administration de la dernière dose de fludarabine ou d’alemtuzumab). La majorité de ces patients présentaient une LLC à haut risque au moment de la sélection selon la classification de Rai (61 % aux stades III/IV) ou de Binet (59 % au stade C). De plus, 61 % de ces patients réfractaires à la fludarabine et à l’alemtuzumab avaient un indice fonctionnel ECOG de 1 ou 2, et 95 % présentaient au moins un ganglion lymphatique mesurant plus de 5 cm.
Le nombre médian de traitements reçus antérieurement par ces patients (n = 95) était de cinq, dont le rituximab (59 %), les agents alkylants (96 %) ainsi que la fludarabine et l’alemtuzumab (100 %), administrés seuls ou en association.
Les patients devaient recevoir 12 perfusions d’ofatumumab au cours d’une période de 24 semaines. Le schéma posologique s’établissait comme suit : 8 perfusions hebdomadaires d’ofatumumab de la semaine 0 à la semaine 7, suivies de 1 perfusion d’ofatumumab toutes les 4 semaines de la 12e à la 24e semaine inclusivement. La dose de la première perfusion d’ofatumumab était de 300 mg. La dose de toutes les perfusions suivantes d’ofatumumab était de 2 000 mg. Les 95 patients faisant partie de la population réfractaire à la fludarabine et à l’alemtuzumab ont tous reçu au moins 1 perfusion. Quarante-cinq d’entre eux (47 %) ont reçu les 12 perfusions, 4 (4 %) en ont reçu 11, 13 (14 %) en ont reçu 10, 9 (9 %) en ont reçu 9 et 24 (25 %) en ont reçu 8 ou moins.
L’investigateur a déterminé que le taux de réponse globale était de 36 % (IC à 95,3 % : de 26,0 à 46,0) dans le groupe réfractaire à la fludarabine et à l’alemtuzumab (voir le Tableau 11). Aucun patient n’a obtenu de réponse complète. La durée médiane de la réponse était de 8,0 mois (IC à 95 % : de 5,9 à 8,3).
Tableau 11 Résumé de la réponse à l’ofatumumab chez les patients atteints de
LLC réfractaires à la fludarabine et à l’alemtuzumab
| Paramètres | Patients réfractaires à la fludarabine et à l’alemtuzumab n = 95 |
Taux de réponse globale* Répondeurs, n (%) IC à 95,3 % (%) | 34 (36 %) 26,0, 46,0 |
Durée médiane de la réponse Mois IC à 95 % | 8,0 5,9, 8,3 |
* Paramètre principal – Taux de réponse globale déterminé selon des évaluations individuelles de la réponse effectuées par des investigateurs cliniques utilisant les critères NCIWG de 1996 pour le diagnostic et le traitement de la LLC.
**Pour le paramètre principal final, l’intervalle de confiance bilatéral correspondant est de 95,3 %. Des intervalles de confiance à 95 % ont été utilisés dans toutes les analyses secondaires et les analyses de sous-groupe.
PHARMACOLOGIE DÉTAILLÉE
Mode d’action
Les données précliniques ne révèlent aucun risque particulier chez l’être humain.
L’administration par voies intraveineuse et sous-cutanée du médicament à des singes a entraîné une réduction prévue du nombre de lymphocytes B dans les tissus périphériques et lymphoïdes sans aucun effet toxicologique associé. Comme on pouvait s’y attendre, une diminution de la réponse immunitaire humorale IgG à une hémocyanine de patelle (keyhole limpet haemocyanin) a été observée, mais aucun effet n’a été enregistré sur les réponses d’hypersensibilité retardée. Chez quelques animaux, on a pu observer une plus grande destruction des globules rouges, à cause des anticorps anti-médicament enveloppant les globules rouges des singes. Le nombre de réticulocytes a augmenté chez ces singes, indiquant une réponse régénérative de la moelle osseuse.
L’administration d’ofatumumab par voie intraveineuse à des guenons cynomolgus gravides à la dose de 100 mg/kg une fois par semaine du 20e au 50e jour de gestation n’a engendré ni toxicité maternelle, ni toxicité pour le fœtus, ni tératogénicité.
Étant donné que l’ofatumumab est un anticorps monoclonal, il n’a pas été soumis à des études de génotoxicité et de carcinogénicité.
TOXICOLOGIE
Tableau 12 Résumé des données toxicologiques sur ofatumumab
| Description de l’étude | Espèce/ dose (mg/kg)/ voie d’admin. | Plan de l’étude | Résultats/conclusion |
| Études de toxicologie non déterminantes | |||
Étude pilote de 4 jours portant sur l’administration de doses répétées d’ofatumumab | Singe (cynomolgus) Doses : 1,25, 6,25, 12,5 mg/kg Voie : intraveineuse (perfusion) | 1 animal/sexe/groupe 4 doses quotidiennes d’ofatumumab ou de rituximab Prélèvements effectués du jour -7 au jour 134 | Des anticorps anti-ofatumumab ont été détectés chez les deux animaux ayant reçu la dose de 1,25 mg/kg. Des anticorps anti-rituximab ont été détectés chez tous les animaux à toutes les doses. Le nombre de lymphocytes B CD20+ a chuté notablement lorsqu’a débuté l’administration d’ofatumumab ou de rituximab. Aux doses de 6,25 et de 12,5 mg/kg, le nombre de lymphocytes B s’est rétabli plus tôt chez les animaux ayant reçu le rituximab. La dose d’ofatumumab sans effet nocif observé était > 12,5 mg/kg. |
Étude pilote de 5 jours portant sur l’administration de doses répétées d’ofatumumab | Singe (cynomolgus) Doses : 25/50, 50/75, 75/100, 100/150 mg/kg (jour 1/jour 5) Voie : intraveineuse (perfusion) | 1 animal/sexe/groupe 2 perfusions intraveineuses sur une période de 5 jours. Une seule administration i.v. le jour 1. Les doses ont été augmentées le jour 5. Les animaux ont été sacrifiés et une autopsie a été pratiquée sur eux le jour 22, au terme d’une période d’observation de 17 jours après l’administration de la dernière dose. | Une augmentation du poids de la rate et de la thyroïde s’est produite chez les femelles ayant reçu la dose de 100/150 mg/kg, en l’absence de découvertes d’autopsie en corrélation avec cette observation. Comme on n’a pas réalisé d’examen histopathologique et qu’il n’y avait qu’un seul animal par groupe, la signification de ces observations est incertaine. La dose sans effet nocif observé était > 100/150 mg/kg. |
| Description de l’étude | Espèce/ dose (mg/kg)/ voie d’admin. | Plan de l’étude | Résultats/conclusion |
| Études de toxicologie portant sur l’administration de doses répétées | |||
Étude de 4 semaines portant sur l’administration de doses répétées d’ofatumumab | Singe (cynomolgus) Doses : 0, 20, 100 mg/kg Voie : intraveineuse (perfusion) | 3 animaux/sexe/groupe plus 3 animaux en rétablissement/sexe/groupe 4 doses hebdomadaires Les animaux du groupe principal ont été gardés sous observation durant une période de 2 semaines après l’administration de la dernière dose, puis ils ont été sacrifiés et une autopsie a été pratiquée sur eux le jour 35. Les animaux en rétablissement ont été gardés pendant 26 semaines avant la fin de l’étude et l’autopsie. | Dans tous les groupes ayant reçu ofatumumab à l’une ou l’autre des doses étudiées : Déplétion des lymphocytes B, atrophie (minime à modérée) du centre germinatif ou des lymphocytes B folliculaires dans les organes lymphoïdes (p. ex., ganglions lymphatiques mandibulaires et mésentériques, plaques de Peyer et rate). Des AAM ont été détectés chez 3 des 12 animaux traités à la dose de 20 mg/kg et 2 des 12 animaux traités à la dose de 100 mg/kg. Dans le groupe traité à la dose de 100 mg/kg, on a relevé des signes d’inhibition d’anticorps spécifiques de l’hémocyanine de patelle. Dans tous les groupes en rétablissement ayant reçu ofatumumab : Une atrophie minime du centre germinatif a été notée dans la rate (1 singe sur 2). Dans le groupe traité à la dose de 100 mg/kg, on a encore relevé des signes d’inhibition d’anticorps spécifiques de l’hémocyanine de patelle. La dose sans effet nocif observé était > 100 mg/kg. |
Étude de 7 mois portant sur l’administration de doses répétées d’ofatumumab | Singe (cynomolgus) Doses : 0, 20, 100 mg/kg Voie : intraveineuse (perfusion) | 3 animaux/sexe/groupe plus 4 animaux en rétablissement/sexe/groupe 8 doses hebdomadaires suivies de 5 doses mensuelles Les principaux animaux de l’étude ont été sacrifiés et une autopsie a été pratiquée sur eux 2 jours après l’administration de la dernière dose (jour 192). Les animaux en rétablissement ont été gardés pendant 26 semaines avant la fin de l’étude et l’autopsie (jour 372). | Dans tous les groupes ayant reçu ofatumumab à l’une ou l’autre des doses étudiées : 20 mg/kg : 3 animaux ont été trouvés morts ou ont été euthanasiés; 100 mg/kg : 2 animaux ont été euthanasiés – infection à C. jejuni probable et/ou signes d’anémie hémolytique. Baisse de l’hémoglobine, de la numération érythrocytaire et de l’hématocrite. Élévation du nombre de réticulocytes. La hausse de la déshydrogénase lactique et de la bilirubine totale, ainsi que le résultat positif au test de Coombs observés chez certains singes étaient attribuables aux anticorps anti-médicament enveloppant les globules rouges. Déplétion des lymphocytes B dans le sang périphérique et les ganglions lymphatiques. Inhibition de la réponse immunitaire humorale IgG. Atrophie des organes lymphoïdes (p. ex., ganglions lymphatiques sous-mandibulaires et mésentériques, plaques de Peyer et rate). Autres observations faites à la dose de 20 mg/kg d’ofatumumab : Des AAM ont été détectés chez 1 des 12 animaux traités à la dose de 20 mg/kg. Dans tous les groupes en rétablissement ayant reçu ofatumumab : Inhibition de la réponse immunitaire humorale IgG observée jusqu’au jour 372. Le rétablissement complet de la réponse antigénique dépendante des lymphocytes T n’a pas été noté. La dose sans effet nocif observé était > 100 mg/kg. |
| Description de l’étude | Espèce/ dose (mg/kg)/ voie d’admin. | Plan de l’étude | Résultats/conclusion |
Étude portant sur l’administration cyclique de doses répétées d’ofatumumab | Singe (cynomolgus) Doses : 0, 20, 100 mg/kg Voie : intraveineuse (perfusion) | 3 animaux/sexe/groupe plus 3 animaux en rétablissement/sexe/groupe Les animaux ont reçu 4 doses (cycle 1 : jours 1 et 14; cycle 2 : jours 148 et 162) Les principaux animaux de l’étude ont été sacrifiés et une autopsie a été pratiquée sur eux 6 jours après l’administration de la dernière dose (jour 168). Les animaux en rétablissement ont été gardés pendant une période de rétablissement supplémentaire de 4 mois, puis ils ont été sacrifiés et une autopsie a été pratiquée sur eux le jour 282. | Dans tous les groupes ayant reçu ofatumumab à l’une ou l’autre des doses étudiées : Déplétion des lymphocytes B dans le sang périphérique. Atrophie des organes lymphoïdes (p. ex., ganglions lymphatiques sous-mandibulaires et mésentériques et rate [et aussi amygdales à la dose de 100 mg/kg]). Inhibition de la réponse antigénique dépendante des lymphocytes T, mais pas de la réponse primaire suivant l’immunisation par l’hémocyanine de patelle. Autres observations faites à la dose de 20 mg/kg d’ofatumumab : Des AAM ont été détectés chez 9 des 12 animaux. Autres observations faites à la dose de 100 mg/kg d’ofatumumab : Atrophie des amygdales Résultat positif au test de Coombs direct en corrélation avec une légère diminution des paramètres érythrocytaires, vraisemblablement imputable à la formation de complexes d’anticorps anti-ofatumumab provoquant une hémolyse médiée par le complément. Dans tous les groupes en rétablissement ayant reçu ofatumumab : Atrophie légère ou modérée du centre germinatif de la rate Autres observations faites à la dose de 20 mg/kg d’ofatumumab dans le groupe en rétablissement : Atrophie légère du centre germinatif du ganglion lymphatique mandibulaire (1 femelle sur 3) et du ganglion lymphatique mésentérique (1 femelle sur 3) La dose sans effet nocif observé était > 100 mg/kg. |
Étude d’extrapolation de 2 semaines portant sur l’administration de doses répétées d’ofatumumab par voies s.-c. et i.v. | Singe (cynomolgus) Doses : 0, 20 mg/kg (administration s.-c.), 100 mg/kg (administration s.-c.), 100 mg/kg (perfusion i.v.) | 3 femelles/groupe plus 3 femelles en rétablissement/groupe 2 doses administrées à 2 semaines d’intervalle Six jours après l’administration de la dernière dose (jour 21), les principaux animaux de l’étude ont été sacrifiés et une autopsie a été pratiquée sur eux. Les autres animaux ont été sacrifiés et une autopsie a été pratiquée sur eux le jour 258, après une période de rétablissement de 8 mois. | Dans tous les groupes ayant reçu ofatumumab à l’une ou l’autre des doses étudiées : Déplétion des lymphocytes B. Des AAM ont été détectés chez 3 animaux sur 6 traités à la dose de 20 mg/kg et chez 1 animal sur 6 traités à la dose de 100 mg/kg par voie sous-cutanée. La dose sans effet nocif observé était > 100 mg/kg. |
| Description de l’étude | Espèce/ dose (mg/kg)/ voie d’admin. | Plan de l’étude | Résultats/conclusion |
| Étude de toxicologie sur la reproduction et le développement | |||
Étude portant sur les effets d’ofatumumab sur le développement embryofœtal | Singe (cynomolgus) Doses : 0, 20, 100 mg/kg Voie : intraveineuse (perfusion) | 12 femelles/groupe 5 doses hebdomadaires administrées entre le jour 20 et le jour 50 de la gestation (jours 20 à 100 post-coïtum). Les fœtus sont nés à la suite d’une césarienne et ont été sacrifiés le jour 100 ± 1 de la gestation. | Dans tous les groupes ayant reçu ofatumumab à l’une ou l’autre des doses étudiées : On n’a signalé aucune toxicité maternelle, ni effets toxiques sur le développement embryofœtal, ni tératogénicité. Des AAM ont été détectés chez 3 des 24 mères et dans 3 des 20 échantillons de sang de cordon, signe de transfert placentaire. Au terme de l’organogenèse (48e jour de la gestation), l’exposition à l’ofatumumab (ASCinf) chez les femelles gravides ayant reçu les doses de 20 et de 100 mg/kg/jour était de 212800 µ.h/mL et de 1646000 µ.h/mL (moyenne géométrique), soit de 0,46 à 3,6 fois l’exposition de l’humain après la 8e perfusion d’ARZERRA à la dose maximale recommandée de 2 000 mg (ASCinf = 463418 µ.h/mL). Une déplétion des lymphocytes B a été observée chez toutes les mères aux deux paliers de dose. Une diminution du nombre de lymphocytes B dans le sang du cordon et la pulpe splénique fœtale a été relevée aux deux doses (baisse à un niveau correspondant à environ 12 % et 15 % des valeurs de référence aux deux doses), et cette observation était associée, uniquement dans le groupe traité à la dose de 100 mg/kg, à une diminution significative du poids de la rate, mais on n’a pas fait de découverte histopathologique connexe. Même si le poids des rates fœtales se situait proche de la limite inférieure de la plage normale, on ne peut exclure la possibilité d’un effet lié au composé. On n’a pas étudié la cinétique de reconstitution des lymphocytes B ni les effets que pourrait avoir, au long cours, une déplétion périnatale des lymphocytes B chez des singes dont la mère a été exposée à l’ofatumumab. La dose sans effet nocif observé était > 100 mg/kg. |
| Autre étude – immunotoxicité | |||
| Description de l’étude | Espèce/ dose (mg/kg)/ voie d’admin. | Plan de l’étude | Résultats/conclusion |
Détermination in vivo des paramètres d’inflammation et de coagulation | Singe (cynomolgus) Doses : 25, 50, 75, 100 mg/kg Voie : intraveineuse (perfusion) | Les échantillons de sang utilisés dans le cadre de cette étude provenaient de l’étude pilote de 5 jours de détermination de la dose toxique menée le jour 1. Des échantillons de sérum ont été prélevés avant l’administration du médicament, puis 15 minutes, 30 minutes, 2 heures et 4 heures après l’administration de la dose. | Une augmentation du C3b/c (forme activée du C3) a été observée chez tous les singes 15 minutes après l’administration de la dose, mais après 2 à 4 heures l’activation avait diminué. On a noté une augmentation semblable pour le C4b/c (forme activée du C4). Les taux du complexe thrombine-antithrombine III (TAT) avaient augmenté chez tous les singes 15 minutes après l’administration de la dose, mais l’augmentation était variable. Les taux du complexe plasmine-alpha2-antiplasmine (PAP) ont augmenté chez tous les animaux, mais chez 3 sujets sur 4, la formation de plasmine était transitoire. Une dégranulation des polynucléaires neutrophiles a été notée chez 3 animaux sur 4, mais l’augmentation était très légère dans le groupe ayant reçu la dose de 25 mg/kg. Les taux d’IL-6 ont suivi un cours biphasique, dans lequel l’augmentation précoce était peut-être liée à l’activation du complément, et l’augmentation tardive, à l’activation cellulaire. Les taux de TNFα se situaient en deçà du seuil de détection. Ces résultats laissent entendre que l’administration d’ofatumumab peut être associée à un syndrome de libération de cytokines. Toutefois, la gravité de ce syndrome chez le singe était limitée, et aucune manifestation clinique n’a été observée. |
| Autre étude – réactivité tissulaire croisée | |||
| Réactivité croisée avec des tissus humains | Tissus humains 0, 0,5, 5,0 ou 20,0 μg/mL | In vitro | Une coloration spécifique, positive et confinée dans la membrane a été observée dans les lymphocytes de tissu lymphoïde dispersés dans le tissu sous-épithélial d’au moins un donneur. La consistance de la coloration étant très élevée, on a conclu que l’ofatumumab démontrait une réactivité tissulaire conforme à sa spécificité pour la cible antigénique. |
Légende : AAM = anticorps anti-médicament s.-c. = sous-cutanée i.v. = intraveineuse | |||
Carcinogenèse et mutagenèse
Aucune étude de génotoxicité n’a été réalisée. ofatumumab est un anticorps monoclonal, et on ne s’attend pas à ce qu’il interagisse directement avec l’ADN ou d’autres composants chromosomiques.
Aucune étude n’a été réalisée en vue d’évaluer le potentiel carcinogène d’ofatumumab. Étant donné que l’ofatumumab n’est pas pharmacologiquement actif chez les rongeurs, les épreuves biologiques standard de carcinogénicité ne sont d’aucune utilité. Dans le cadre d’une étude de toxicologie portant sur l’administration de doses répétées, aucune réponse tumorigène ni réponse mitogène inattendue n’a été observée chez des singes cynomolgus traités pendant 7 mois à des doses atteignant 3,5 fois la dose d’ofatumumab recommandée chez l’être humain (Tableau 12).
Étude de toxicologie sur la fertilité et la reproduction périnatale et postnatale
Une étude sur le développement embryofœtal a été menée chez le singe cynomolgus (Tableau 12). Aucune étude de toxicologie sur la fertilité et la reproduction périnatale et postnatale n’a été réalisée. Il est admis que l’antigène CD20 n’est pas exprimé dans les tissus associés à la fertilité, et on n’a pas observé de liaison avec les tissus reproducteurs au cours des études de réactivité croisée. De plus, au cours des études de toxicologie portant sur l’administration de doses répétées, aucune altération histopathologique n’a été relevée dans les tissus reproducteurs (épididyme, testicules et ovaires).