


Monographie de produit - Rituxan SC
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 7 Mises en garde et précautions, 7.1.2 Femmes qui allaitent | 05/2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ .......................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES......................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques .................................................................................... 6
4.2 Posologie recommandée et ajustement posologique .............................................. 7
4.4 Administration .......................................................................................................... 9
4.5 Dose oubliée ............................................................................................................. 9
5 SURDOSAGE ............................................................................................................... 9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..... 10
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 10
7.1 Populations particulières ........................................................................................ 18
7.1.1 Femmes enceintes ............................................................................................ 18
7.1.2 Femmes qui allaitent ........................................................................................ 18
7.1.3 Enfants .............................................................................................................. 18
7.1.4 Personnes âgées ............................................................................................... 18
8 EFFETS INDÉSIRABLES ............................................................................................... 19
8.1 Aperçu des effets indésirables .................................................................................... 19
8.2 Effets indésirables observés au cours des études cliniques ....................................... 19
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............... 52
8.5 Effets indésirables observés après la commercialisation ........................................... 53
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 55
9.2 Aperçu des interactions médicamenteuses............................................................ 55
9.4 Interactions médicament-médicament .................................................................. 55
9.5 Interactions médicament-aliment .......................................................................... 56
9.6 Interactions médicament-plante médicinale ......................................................... 56
9.7 Interactions médicament-épreuves de laboratoire................................................ 56
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 56
10.1 Mode d’action ................................................................................................... 56
10.2 Pharmacodynamie ............................................................................................ 57
10.3 Pharmacocinétique ........................................................................................... 57
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 61
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT ............................... 61
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES....................................................................... 62
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 62
14 ÉTUDES CLINIQUES ................................................................................................... 62
14.1 Études cliniques par indication ................................................................................. 62
Lymphome non hodgkinien .............................................................................................. 62
Leucémie lymphoïde chronique ....................................................................................... 73
15 MICROBIOLOGIE ....................................................................................................... 82
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 82
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S .................................................................... 85
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S .................................................................... 94
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
Lymphome non hodgkinien (LNH)
RITUXAN (rituximab pour injection) est indiqué pour :
- le traitement des patients atteints d’un lymphome non hodgkinien diffus à grandes cellules B (LDGCB), CD20 positif, en association avec un protocole de chimiothérapie CHOP (cyclophosphamide, doxorubicine, vincristine et prednisone);
- le traitement des patients atteints d’un lymphome non hodgkinien de type B, CD20 positif, folliculaire, de stade III/IV non traité auparavant, en association avec un protocole de chimiothérapie CVP (cyclophosphamide, vincristine et prednisolone);
- le traitement d’entretien des patients atteints d’un lymphome non hodgkinien folliculaire qui ont répondu au traitement d’induction par le protocole de chimiothérapie CHOP ou CHOP plus Rituxan;
- le traitement d’entretien en monothérapie des patients atteints d’un lymphome non hodgkinien folliculaire avancé, non traité auparavant, dont la charge tumorale est forte et qui ont répondu au traitement d’induction par le protocole de chimiothérapie CHOP plus RITUXAN ou le protocole CVP plus Rituxan.
Leucémie lymphoïde chronique (LLC)
Rituxan (rituximab pour injection) est indiqué pour :
- le traitement des patients atteints de leucémie lymphoïde chronique à cellules B (LLC-B) de stade B ou C de Binet, ayant été traités auparavant ou n’ayant jamais été traités, en association avec la fludarabine et le cyclophosphamide.
L’emploi de Rituxan dans la LLC se base sur la prolongation de la survie sans progression. L’effet bénéfique relatif à la survie globale n’a pas été démontré dans des cas de LLC chez les patients ayant été traités auparavant. L’efficacité du traitement RFC (Rituxan-fludarabine-cyclophosphamide) chez des patients atteints de LLC qui avaient déjà reçu un tel traitement n’a pas été étudiée (voir la section 14 ÉTUDES CLINIQUES pour plus de détails).
1.1 Enfants
Enfants (< 18 ans) :, L’innocuité et l’efficacité de Rituxan n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Dans les cas de LLC, l’analyse exploratoire de sous-groupes indique que l’administration à des personnes âgées est associée à des différences d’efficacité et d’innocuité. Voir 14 ÉTUDES CLINIQUES et 8 EFFETS INDÉSIRABLES pour plus de détails.
2 CONTRE-INDICATIONS
- Rituxan est contre-indiqué dans les cas connus d’hypersensibilité de type I ou de réactions anaphylactiques aux protéines murines, aux protéines de cellules ovariennes de hamster chinois ou à l’un de ses excipients (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Pour une liste complète, voir la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Rituxan est aussi contre-indiqué chez les patients qui sont atteints de leucoencéphalopathie multifocale progressive (LEMP) ou qui en ont été atteints auparavant.
- L’emploi de Rituxan n’est pas recommandé en présence d’infection grave et évolutive.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
|
|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Il est important de vérifier les étiquettes des produits pour s’assurer que le patient reçoit la bonne préparation (i.v. ou s.c.) et la bonne concentration, telles qu’elles lui ont été prescrites.
- La préparation Rituxan s.c. n’est pas destinée à l’administration par voie intraveineuse.
- Rituxan s.c. n’est pas conçu pour l’auto-administration.
- Rituxan s.c. doit être administré par injection sous-cutanée dans un milieu où tous les appareils de réanimation sont immédiatement accessibles et sous la supervision étroite d’un professionnel de la santé expérimenté (voir 4.4 Administration).
- Rituxan s.c. à 1400 mg n’est indiqué que pour le lymphome non hodgkinien (LNH).
- Rituxan s.c. à 1600 mg n’est indiqué que pour la leucémie lymphoïde chronique (LLC).
Prémédication
Une prémédication comprenant un analgésique/antipyrétique (p. ex. acétaminophène) et un antihistaminique (p. ex. diphénhydramine) doit toujours être donnée avant chaque administration de Rituxan s.c.
La prémédication par un glucocorticoïde est aussi à envisager, surtout si Rituxan s.c. n’est pas administré en association avec une chimiothérapie comportant un stéroïde (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Manifestations liées à la perfusion ou à l’administration).
Ajustements posologiques durant le traitement
Aucune réduction de la dose de Rituxan n’est recommandée. Lorsque Rituxan est administré conjointement avec une chimiothérapie, les réductions posologiques normalement recommandées pour les agents de chimiothérapie sont en vigueur.
Traitement initial
Chez tous les patients, il faut toujours administrer la première dose de Rituxan par voie intraveineuse, en utilisant la préparation Rituxan i.v.
La préparation sous-cutanée ne doit être utilisée qu’au deuxième cycle ou aux cycles subséquents. Les patients incapables de recevoir la dose complète de Rituxan i.v. en perfusion doivent continuer de recevoir Rituxan i.v. aux cycles subséquents jusqu’à ce qu’une dose complète puisse être administrée par voie intraveineuse.
Chez les patients qui sont capables de recevoir la dose complète de Rituxan i.v. en perfusion, la deuxième dose ou la dose suivante de Rituxan peut être administrée par voie sous-cutanée au moyen de la préparation Rituxan s.c. (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Veuillez consulter la monographie distincte de Rituxan i.v. pour obtenir les directives complètes sur la posologie et l’administration de la préparation intraveineuse.
4.2 Posologie recommandée et ajustement posologique
Lymphome non hodgkinien folliculaire (LF)
Traitement d’induction
Rituxan doit être administré le jour 1 de chaque cycle de chimiothérapie, après la composante glucocorticoïde de la chimiothérapie, pendant au plus 8 cycles. La posologie recommandée de Rituxan en association avec une chimiothérapie pour le traitement d’induction d’un lymphome non hodgkinien de type B, CD20 positif, folliculaire de stade III/IV jamais traité auparavant est la suivante :
- Premier cycle — Rituxan en préparation intraveineuse (i.v.), administré à une dose de 375 mg/m2 en perfusion intraveineuse le jour 1 du cycle 1, après l’administration intraveineuse de la composante glucocorticoïde de la chimiothérapie. C’est pendant le premier cycle que les patients sont exposés au risque le plus élevé de réactions liées à la perfusion/l’administration. L’instauration du traitement par Rituxan i.v. en perfusion permet la prise en charge des réactions liées à la perfusion/l’administration, car il est possible de ralentir ou d’arrêter la perfusion intraveineuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Manifestations liées à la perfusion ou à l’administration).
- Les patients n’ayant pas pu recevoir la dose complète de Rituxan par voie intraveineuse doivent continuer de recevoir Rituxan i.v. aux cycles subséquents jusqu’à ce qu’une dose complète puisse être administrée par voie intraveineuse.
Si la perfusion intraveineuse complète est tolérée :
- Cycles subséquents — Rituxan en préparation sous-cutanée (s.c.), injecté à une dose fixe de 1400 mg, quelle que soit la surface corporelle du patient, par cycle pendant au plus 8 cycles, y compris les cycles d’administration par perfusion intraveineuse. Rituxan s.c. doit être administré le jour 1 de chaque cycle de chimiothérapie, après l’administration de la composante glucocorticoïde de la chimiothérapie.
Traitement d’entretien
Après une réponse au traitement d’induction, les patients atteints d’un lymphome non hodgkinien folliculaire peuvent recevoir un traitement d’entretien par Rituxan s.c. donné par voie sous-cutanée à une dose de 1400 mg 1 fois tous les 2 mois (cas jamais traités auparavant) ou 1 fois tous les 3 mois (cas récidivants ou réfractaires) jusqu’à la progression de la maladie ou pendant une période maximale de 2 ans.
Lymphome non hodgkinien diffus à grandes cellules B (LDGCB)
Rituxan doit être administré le jour 1 de chaque cycle de chimiothérapie (CHOP), après l’administration de la composante glucocorticoïde de la chimiothérapie, pendant au plus 8 cycles. La posologie recommandée de Rituxan en association avec la chimiothérapie pour le traitement d’induction du LDGCB, CD20 positif, est la suivante :
- Premier cycle – Rituxan en préparation intraveineuse (i.v.), administré à une dose de 375 mg/m2 en perfusion intraveineuse le jour 1 du cycle 1, après l’administration intraveineuse de la composante glucocorticoïde de la chimiothérapie. C’est pendant le premier cycle que les patients sont exposés au risque le plus élevé de réactions liées à la perfusion/l’administration. L’instauration du traitement par Rituxan i.v. en perfusion permet la prise en charge des réactions liées à la perfusion/l’administration, car il est possible de ralentir ou d’arrêter la perfusion intraveineuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Manifestations liées à la perfusion ou à l’administration).
- Les patients n’ayant pas pu recevoir la dose complète de Rituxan par voie intraveineuse doivent continuer de recevoir Rituxan i.v. aux cycles subséquents jusqu’à ce qu’une dose complète puisse être administrée par voie intraveineuse.
Si la perfusion intraveineuse est tolérée :
- Cycles subséquents — Rituxan en préparation sous-cutanée (s.c.), injectée à une dose fixe de 1400 mg par cycle quelle que soit la surface corporelle du patient. Rituxan s.c. doit être administré le jour 1 de chaque cycle de chimiothérapie, après l’administration de la composante glucocorticoïde de la chimiothérapie, le cas échéant.
Leucémie lymphoïde chronique
La prophylaxie comportant une hydratation adéquate et l’administration d’inhibiteurs de la synthèse de l’acide urique (comme l’allopurinol) 48 heures avant le début du traitement est recommandée pour les patients atteints de LLC afin de réduire le risque de syndrome de lyse tumorale. Chez les patients atteints de LLC dont la numération lymphocytaire est supérieure à 25 x 109/l, il est recommandé d’administrer de la méthylprednisolone par voie i.v. peu de temps avant l’administration de Rituxan afin de réduire la fréquence et la gravité des réactions aiguës à la perfusion ou du syndrome de libération de cytokines. Lors de l’étude ML17102, l’équivalent de 80 mg de méthylprednisolone (100 mg de prednisone par voie i.v.) a été administré avant les perfusions de Rituxan. Au moins une dose de corticostéroïde a été administrée à 74 % des patients du groupe RFC de l’étude ML17102, et 27 % en ont reçu au moins deux doses.
Rituxan doit être administré le jour 1 de chaque cycle de chimiothérapie (FC), après l’administration de la composante glucocorticoïde de la chimiothérapie, pendant 6 cycles (1er cycle de Rituxan i.v. + 5 cycles de Rituxan s.c.). La chimiothérapie doit être administrée après l’administration de Rituxan. La posologie recommandée de Rituxan associé au schéma FC pour le traitement de la LLC est la suivante :
Premier cycle – Rituxan en préparation intraveineuse, administré à une dose de 375 mg/m2 de surface corporelle en perfusion intraveineuse le jour 1 du cycle 1, après l’administration intraveineuse de la composante glucocorticoïde de la chimiothérapie. Le débit initial recommandé de la perfusion est de 50 mg/heure. Si aucune hypersensibilité ni manifestation liée à la perfusion ne se produit dans les 30 premières minutes, il est possible d’accroître la vitesse de perfusion par paliers de 50 mg/heure toutes les 30 minutes, jusqu’à un maximum de 400 mg/heure. Cette vitesse correspond à une période totale d’administration de 4,25 heures. Si une hypersensibilité ou une manifestation liée à la perfusion apparaît, il faut ralentir ou interrompre temporairement la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS). La perfusion peut se poursuivre à la moitié de la vitesse antérieure jusqu’à l’amélioration des symptômes du patient. C’est pendant le premier cycle que les patients sont exposés au risque le plus élevé de réactions liées à la
- perfusion/l’administration. L’instauration du traitement par Rituxan i.v. en perfusion permet la prise en charge des réactions liées à la perfusion/l’administration, car il est possible de ralentir ou d’arrêter la perfusion intraveineuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Manifestations liées à la perfusion ou à l’administration).
- Les patients n’ayant pas pu recevoir la dose complète de Rituxan par voie intraveineuse doivent continuer de recevoir Rituxan i.v. aux cycles subséquents jusqu’à ce qu’une dose complète puisse être administrée par voie intraveineuse.
Si la perfusion intraveineuse est tolérée :
- Cycles subséquents — Rituxan en préparation sous-cutanée, injectée à une dose fixe de 1600 mg par cycle, quelle que soit la surface corporelle du patient. Rituxan s.c. doit être administré le jour 1 de chaque cycle de chimiothérapie, après l’administration de la composante glucocorticoïde de la chimiothérapie, le cas échéant (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Manifestations liées à la perfusion ou à l’administration).
4.4 Administration
Injection de la préparation sous-cutanée
Utiliser une aiguille et une seringue stériles pour préparer Rituxan s.c. Rituxan s.c. doit être injecté par voie sous-cutanée dans la paroi abdominale, et ne doit jamais l’être à des endroits où la peau est rouge, sensible ou dure, ou comporte des ecchymoses, des grains de beauté ou des cicatrices. Il n’existe pas de données sur l’injection dans d’autres régions du corps; par conséquent, les injections ne doivent se faire que dans la paroi abdominale. Pour le traitement du lymphome non hodgkinien, Rituxan s.c. à 1400 mg doit être injecté sur une période d’environ 5 minutes. Pour le traitement de la leucémie lymphoïde chronique, Rituxan s.c. à 1600 mg doit être injecté sur une période d’environ 7 minutes.
Pendant le traitement par Rituxan s.c., les autres médicaments injectés par voie sous-cutanée doivent de préférence être administrés à des points différents.
Si une injection est interrompue, elle peut être reprise au même point ou à un point différent, au besoin.
4.5 Dose oubliée
Si une dose est omise ou retardée, il ne faut pas l’omettre complètement mais l’administrer plus tard, selon le jugement du clinicien, en fonction du nombre total de cycles prévus et de l’intervalle prévu entre les doses.
5 SURDOSAGE
Des données limitées sur l’administration de doses supérieures aux doses intraveineuses approuvées de Rituxan ont été recueillies au cours des essais cliniques menés chez l’humain. La plus forte dose intraveineuse évaluée chez l’être humain à ce jour a été de 5000 mg (2250 mg/m2), dans le cadre d’une étude à doses croissantes réalisée chez des patients atteints de leucémie lymphoïde chronique. Aucun signe de toxicité supplémentaire n’a été observé. En cas de surdosage, il faut arrêter immédiatement la perfusion et surveiller étroitement le patient.
Chez 3 patients de l’étude BO22334 (SABRINA) portant sur Rituxan s.c., la préparation sous-cutanée a par inadvertance été administrée par voie intraveineuse jusqu’à une dose maximale de rituximab de 2780 mg, sans causer d’effet nocif. Chez un patient de l’étude BO25341 (SAWYER) portant sur
Rituxan s.c., une dose de rituximab de 2200 mg, a été administrée par inadvertance, sans qu’aucun effet nocif ne soit observé. Les patients qui reçoivent une surdose ou subissent une erreur de médicament doivent faire l’objet d’une étroite surveillance. Il faut envisager la nécessité de faire un suivi régulier de la numération globulaire et du risque accru d’infection tant que le nombre de cellules B est bas.
| Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région. |
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Pour faciliter la traçabilité des médicaments biologiques, y compris des agents biosimilaires, les professionnels de la santé doivent reconnaître l’importance de noter le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
Rituxan s.c. contient de l’hyaluronidase humaine recombinante (rHuPH20), une enzyme utilisée pour accroître la dispersion et l’absorption des médicaments administrés en concomitance par voie sous-cutanée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes).
Rituxan s.c. est une solution incolore à jaunâtre, claire à opalescente, offerte en fioles stériles non pyrogènes à usage unique, sans agent de conservation renfermant soit une dose de 1400 mg/11,7 ml de rituximab (fiole de 15 ml) pour le traitement des patients atteints d’un lymphome non hodgkinien, soit une dose de 1600 mg/13,4 ml de rituximab (fiole de 20 ml) pour le traitement des patients atteints d’une leucémie lymphoïde chronique.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Différences pharmacocinétiques entre Rituxan s.c. et Rituxan i.v.
Les doses fixes de Rituxan s.c. produisent une exposition générale au rituximab plus élevée que celle observée avec Rituxan i.v. aux doses recommandées pour la LLC et le LNH (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique). Cette augmentation de l’exposition générale est observée lorsque la surface corporelle est faible, moyenne et élevée.
Cancérogenèse et mutagenèse
Aucune étude prolongée n’a été menée chez l’animal pour établir le pouvoir cancérogène ou mutagène
| Voie d’administration | Forme pharmaceutique/concent ration/composition | Ingrédients non médicinaux |
| Sous-cutanée (s.c.) | Solution pour injection à 120 mg/ml | α,α-tréhalose dihydraté, chlorhydrate de L-histidine monohydraté, eau pour injection, hyaluronidase humaine recombinante (rHuPH20), L-histidine, L-méthionine, polysorbate 80 |
de Rituxan.
Appareil cardiovasculaire
Puisqu’une hypotension passagère peut survenir pendant l’administration de Rituxan, il y a lieu d’envisager le retrait des médicaments antihypertenseurs pendant les 12 heures qui précèdent son administration et jusqu’à la fin de celle-ci. Dans de rares cas, des manifestations cardiovasculaires graves et potentiellement mortelles ont été signalées après l’administration de Rituxan, notamment angine de poitrine, arythmies cardiaques (p. ex. flutter et fibrillation auriculaires), insuffisance cardiaque, infarctus du myocarde et choc cardiogénique. L’administration de Rituxan doit être interrompue en présence de manifestations cardio-respiratoires graves ou menaçant le pronostic vital. Les patients qui présentent des manifestations cardiovasculaires cliniquement significatives doivent être soumis à une surveillance cardiaque pendant et après les administrations subséquentes de Rituxan. Des troubles cardiaques préexistants, y compris des arythmies et une angine de poitrine, ont récidivé pendant un traitement par Rituxan, et la surveillance des patients à risque s’impose tout au long de la période d’administration et immédiatement après.
Conduite de véhicules et utilisation de machines
On ignore si Rituxan perturbe la capacité de conduire un véhicule ou de faire fonctionner des machines, mais l’activité pharmacologique et les réactions indésirables signalées à ce jour indiquent que ce genre d’effet n’est pas à prévoir.
Système endocrinien et métabolisme
Syndrome de lyse tumorale
Rituxan provoque la lyse rapide des cellules CD20 positives bénignes et malignes. Des signes et des symptômes compatibles avec un syndrome de lyse tumorale (hyperuricémie, hyperkaliémie, hypocalcémie, hyperphosphatémie, insuffisance rénale aiguë, taux élevé de LDH, forte fièvre) se seraient manifestés entre 1 et 2 heures après la première perfusion. Néanmoins, les premiers cas de syndrome de lyse tumorale n’ont été diagnostiqués que 12 à 24 heures après la première perfusion i.v. chez des patients atteints de LNH présentant un nombre élevé de lymphocytes malins circulants. Une insuffisance rénale aiguë nécessitant la dialyse, et entraînant parfois la mort, a été signalée dans le contexte de ce syndrome. Il convient d’envisager la prophylaxie de ce syndrome chez les patients susceptibles de présenter une lyse tumorale rapide (p. ex. les patients présentant une forte charge tumorale ou un nombre élevé [> 25 x 109/l] de cellules malignes circulantes, comme les patients atteints de LLC). Ces patients doivent être suivis étroitement et soumis aux tests de laboratoire pertinents. Il faut administrer un traitement médical approprié aux patients qui manifestent des signes et symptômes évocateurs d’une lyse tumorale rapide. À la suite du traitement et de la résolution complète des signes et symptômes, on a procédé à l’administration subséquente de Rituxan i.v. conjointement avec un traitement prophylactique du syndrome de lyse tumorale dans un nombre limité de cas.
Appareil digestif
Une douleur abdominale, une perforation et une occlusion intestinales, ayant parfois une issue fatale, ont été observées chez des patients traités par Rituxan en association avec une chimiothérapie dans le traitement du lymphome diffus à grandes cellules B. Aucune relation de cause à effet avec Rituxan n’a été établie.
Dans les rapports émis après la commercialisation du produit, qui concernent des patients atteints de LNH folliculaire ou de faible grade et des patients atteints de lymphome diffus à grandes cellules B, le délai moyen avant l’apparition des symptômes était de 6 jours (écart : 1–77 jours) chez les patients présentant une perforation gastro-intestinale documentée. La plainte d’une douleur abdominale, en particulier au début du traitement, devrait inciter à effectuer une évaluation diagnostique approfondie afin d’instaurer un traitement approprié.
Système sanguin et lymphatique
Myélosuppression
Bien que Rituxan ne soit pas un agent myélosuppresseur en monothérapie, il faut faire preuve de prudence lorsqu’on envisage le traitement de patients chez qui le nombre de neutrophiles est inférieur à 1,5 x 10⁹/l, et/ou le nombre de plaquettes inférieur à 75 x 109/l, puisque l’expérience clinique chez de tels patients est limitée. Rituxan i.v. a été administré à des patients ayant subi une greffe de moelle osseuse autologue ainsi qu’à d’autres groupes à risque vraisemblablement atteints d’insuffisance médullaire sans provoquer de myélotoxicité.
La neutropénie de grade 3-4 et une baisse de la numération leucocytaire étaient très courantes lors de l’étude ML17102, lorsque Rituxan était administré en association avec la fludarabine et le cyclophosphamide. La lymphopénie de grade 4 n’a pas été rapportée dans les résultats de l’étude. La neutropénie et la neutropénie fébrile se sont produites à une fréquence plus élevée dans le groupe sous RFC, mais cette fréquence accrue ne s’est pas traduite par une hausse statistiquement significative du taux d’hospitalisations.
Système immunitaire
Manifestations liées à la perfusion ou à l’administration
La perfusion ou l’administration de Rituxan est associée à des réactions qui pourraient découler de la libération de cytokines et/ou d’autres médiateurs chimiques. Un syndrome de libération de cytokines pourrait être impossible à distinguer cliniquement des réactions d’hypersensibilité aiguës.
Réactions liées à la perfusion de Rituxan par voie intraveineuse (i.v.)
De graves réactions liées à la perfusion et ayant entraîné le décès ont été signalées depuis la commercialisation du produit. Les réactions graves liées à la perfusion sont habituellement apparues entre 30 minutes et 2 heures après le début de la première perfusion de Rituxan. Ces réactions se traduisaient par des manifestations pulmonaires et comprenaient, dans certains cas, une lyse tumorale rapide et des caractéristiques du syndrome de lyse tumorale en plus d’autres symptômes, tels que fièvre, frissons, raideur, hypotension, urticaire, bronchospasme, syndrome de détresse respiratoire aiguë et œdème de Quincke (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés au cours des études cliniques).
Des décès liés à la perfusion (survenant dans les 24 heures suivant la perfusion) ont été signalés à un taux d’environ 0,04 à 0,07 % (4 à 7 patients traités sur 10 000). Presque tous les décès étaient associés à la première perfusion.
Les patients qui présentent un nombre élevé (> 25 x 109/l) de cellules malignes circulantes ou une forte charge tumorale, comme les patients atteints de LLC, risquent peut-être davantage de présenter un syndrome de libération de cytokines particulièrement grave. Ils devraient être traités avec une extrême prudence et uniquement lorsque les autres possibilités de traitement ont été épuisées. Ces patients doivent être surveillés très étroitement tout au long de la première perfusion. Il y a lieu d’envisager chez ces patients une réduction de la vitesse de perfusion lors de la première perfusion ou une dose répartie sur 2 jours au premier cycle et lors de tout cycle subséquent si le nombre de lymphocytes est toujours > 25 x 109/l lors de l’étude ML17102 sur la LLC, la perfusion a dû être reportée ou ralentie chez 47 % des patients, et 17 % des patients ont eu besoin d’une dose fractionnée.
Il faut toujours précéder chaque perfusion de Rituxan d’une prémédication par un antipyrétique et un antihistaminique (comme l’acétaminophène et la diphénhydramine). La prémédication par un glucocorticoïde est aussi à envisager, surtout si Rituxan n’est pas administré en association avec une chimiothérapie comportant un stéroïde (voir 4 POSOLOGIE ET ADMINISTRATION).
Au cas où une réaction surviendrait pendant l’administration de la perfusion, il faut avoir à portée de la main pour usage immédiat des médicaments pour le traitement des réactions d’hypersensibilité (épinéphrine, antihistaminiques et glucocorticoïdes). Lors des essais cliniques sur la LLC, la plupart des patients ont reçu des bolus à dose élevée de corticostéroïdes par voie intraveineuse [100 mg de prednisone i.v. ou l’équivalent] avant chaque perfusion/injection de Rituxan.
Il y a lieu de surveiller étroitement les patients durant toute la perfusion. Les patients présentant une forte charge tumorale ou un nombre élevé (> 25 x 109/l) de cellules malignes circulantes, comme les patients atteints de LLC, risquent peut-être davantage de présenter des réactions graves liées à la perfusion. Les symptômes bénins sont habituellement réversibles après une interruption de la perfusion de Rituxan. On recommande l’administration de diphénhydramine et d’acétaminophène pour le traitement des symptômes liés à la perfusion. Un traitement d’appoint avec des bronchodilatateurs, une solution salée par voie intraveineuse ou des corticostéroïdes par voie intraveineuse pourrait être indiqué et doit être immédiatement accessible. Si la réaction est grave, arrêter immédiatement la perfusion (voir 4 POSOLOGIE ET ADMINISTRATION) et administrer un traitement symptomatique énergique. Comme toute amélioration initiale est susceptible de dégénérer, une surveillance étroite s’impose jusqu’à ce que la probabilité d’un syndrome de lyse tumorale et d’infiltrats pulmonaires soit éliminée. Dans la plupart des cas, une fois les symptômes complètement disparus, on peut reprendre la perfusion à une vitesse réduite de 50 % (p. ex. passer de 100 mg/h à 50 mg/h). La plupart des patients qui ont présenté des réactions ne menaçant pas le pronostic vital ont été en mesure de terminer le traitement au complet (voir 4 POSOLOGIE ET ADMINISTRATION). Le traitement ultérieur des patients après la résolution complète des signes et symptômes a rarement entraîné la réapparition des réactions graves liées à la perfusion. En présence d’une réaction grave, le médecin traitant décidera d’administrer ou non d’autres perfusions en fonction de chaque cas, après avoir mis en balance les risques et les avantages pour le patient.
Réactions liées à l’administration de Rituxan par voie sous-cutanée
Des réactions cutanées locales, dont des réactions au point d’injection, ont été signalées chez des patients recevant Rituxan s.c. Les symptômes qui y ont été associés comprenaient une douleur, une enflure, une induration, une hémorragie, un érythème, un prurit et une éruption cutanée (voir 8 EFFETS INDÉSIRABLES). Certaines réactions cutanées locales sont survenues plus de 24 heures après l’administration du médicament par voie sous-cutanée. La majorité des réactions cutanées locales observées après l’administration de la préparation sous-cutanée ont été d’intensité légère ou modérée et se sont résolues sans traitement particulier.
Chez tous les patients, il faut toujours administrer la première dose de Rituxan par voie intraveineuse, en utilisant la préparation i.v. afin d’éviter l’administration irréversible d’une dose complète de Rituxan s.c. durant le cycle 1. Au cours de ce cycle, le patient pourrait courir le risque le plus élevé de présenter une réaction liée à la perfusion qui peut être traitée efficacement par un ralentissement ou par l’arrêt de la perfusion. La préparation sous-cutanée ne doit être utilisée qu’au deuxième cycle ou aux cycles subséquents. Les patients incapables de recevoir la dose complète de Rituxan i.v. en perfusion doivent continuer de recevoir Rituxan i.v. aux cycles subséquents jusqu’à ce qu’une dose complète puisse être administrée par voie intraveineuse. Chez les patients qui sont capables de recevoir la dose complète de Rituxan i.v. en perfusion, la deuxième dose ou la dose suivante de Rituxan peut être administrée par voie sous-cutanée au moyen de la préparation Rituxan s.c. (voir 4 POSOLOGIE ET ADMINISTRATION). Comme avec la préparation intraveineuse, Rituxan s.c. doit être administré dans un milieu où tous les appareils de réanimation sont immédiatement accessibles et sous la supervision étroite d’un professionnel de la santé. Une prémédication comprenant un analgésique/antipyrétique et un antihistaminique doit toujours être administrée avant chaque dose de Rituxan s.c. Une prémédication par des glucocorticoïdes est aussi à envisager.
Les patients doivent être gardés en observation pendant au moins 15 minutes après l’administration de Rituxan s.c. Une période plus longue est de mise chez les patients exposés à un risque accru de réactions d’hypersensibilité.
Les patients doivent être avertis de communiquer immédiatement avec leur médecin traitant si des symptômes évoquant des réactions d’hypersensibilité grave ou un syndrome de libération de cytokines apparaissent à tout moment après l’administration du médicament.
Anaphylaxie
Des réactions anaphylactiques, y compris le décès, ont été constatées chez des patients traités par Rituxan. Ces réactions peuvent être impossibles à différencier cliniquement des réactions graves liées à la perfusion, d’autres réactions d’hypersensibilité ou du syndrome de libération de cytokines. Les véritables réactions d’hypersensibilité se produisent habituellement après le début de la seconde perfusion ou d’une perfusion subséquente. De l’épinéphrine, des antihistaminiques et des glucocorticoïdes devraient être à portée de la main au cas où une réaction d’hypersensibilité à Rituxan surviendrait.
Formation de HAMA ou de HACA
Aucun anticorps humain anti-souris (HAMA) n’a été décelé chez les 67 patients évalués. La recherche d’anticorps humains anti-chimères (HACA) s’est révélée positive chez 1,1 % des patients recevant Rituxan i.v. qui ont été évalués (4 patients sur 356). Les patients qui possèdent des anticorps HAMA ou HACA sont susceptibles de présenter des réactions allergiques ou des réactions d’hypersensibilité lors d’un traitement par Rituxan ou un autre anticorps monoclonal murin ou chimérique.
Au cours de l’étude SABRINA (BO22334), la fréquence de formation d’anticorps anti-rituximab induite ou augmentée par le traitement a été de 2 % dans le groupe Rituxan s.c. contre 1,5 % dans le groupe Rituxan i.v. La fréquence de formation d’anticorps anti-rHuPH20 induite ou augmentée par le traitement a été de 7,6 % dans le groupe i.v. contre 13,2 % dans le groupe s.c., et aucun des patients chez qui des anticorps anti-rHuPH20 ont été décelés n’a été porteur d’anticorps neutralisants.
La proportion globale de patients porteurs d’anticorps anti-rHuPH20 est demeurée généralement constante pendant toute la période de suivi chez les 2 cohortes. La pertinence clinique de la formation d’anticorps anti-rituximab ou anti-rHuPH20 après le traitement par Rituxan s.c. n’est pas connue. Au cours des 2 études, la présence d’anticorps anti-rituximab ou anti-rHuPH20 n’a pas eu d’effet sur l’innocuité ou l’efficacité du traitement.
Immunisation
L’innocuité de l’immunisation par un vaccin, en particulier un vaccin à virus vivant, après un traitement par Rituxan n’a pas été étudiée. Par conséquent, l’immunisation par vaccins à virus vivant n’est pas recommandée pendant le traitement par Rituxan ni au cours d’une déplétion en lymphocytes B périphériques.
Les patients traités par Rituxan peuvent recevoir des vaccins à virus non vivant. Cependant, les taux de réponse à ces vaccins pourraient être réduits. Dans une étude sans randomisation, des patients présentant un LNH de faible grade récidivant ou réfractaire qui recevaient Rituxan i.v. en monothérapie ont eu un taux de réponse à la vaccination inférieur à celui des témoins en bonne santé non traités lors de l’immunisation par l’antigène de rappel du tétanos (16 % vs 81 %) et par l’hémocyanine de patelle (néoantigène) (4 % vs 76 %) lorsque l’on a évalué l’augmentation du titre d’anticorps par un facteur > 2.
Les titres d’anticorps préthérapeutiques moyens par rapport à un ensemble d’antigènes (Streptococcus pneumoniae, influenza A, oreillons, rubéole, varicelle) se maintenaient pendant au moins 6 mois après le traitement par Rituxan i.v.
Infections
Des infections ont été signalées chez certains patients atteints d’une hypogammaglobulinémie de longue durée (définie comme une hypogammaglobulinémie durant plus de 11 mois après l’exposition à Rituxan).
Réactivation de l’hépatite B avec hépatite fulminante
Une réactivation du virus de l’hépatite B (VHB), qui a parfois entraîné une hépatite fulminante, une insuffisance hépatique et la mort, a été signalée chez des sujets atteints d’un cancer hématologique traités par Rituxan i.v. La majorité des patients recevaient en plus une chimiothérapie. Des cas isolés ont été déclarés. Les patients concernés présentaient ou non des anticorps dirigés contre l’antigène de surface du virus de l’hépatite B avant le traitement. L’hépatite a été diagnostiquée 4 mois (médiane) après le début du traitement et environ 1 mois après l’administration de la dernière dose de Rituxan (voir 8 EFFETS INDÉSIRABLES).
Une réactivation de l’hépatite B peut survenir chez les patients cancéreux même si le taux de portage de l’AgHBs est normal. Un dépistage du virus de l’hépatite B doit être effectué chez tous les patients avant l’instauration du traitement par Rituxan. Les tests devraient au moins inclure un bilan viral quant au portage de l’AgHBs et de l’AcHBc. Ces tests peuvent s’accompagner du dépistage d’autres marqueurs, selon les lignes directrices locales. La réactivation d’une infection à VHB est une complication bien connue de l’hépatite B chronique, surtout parmi les sujets qui sont sous traitement cytotoxique ou immunosuppresseur. En outre, le lymphome non hodgkinien en soi peut constituer un facteur de risque indépendant de réactivation du VHB. Les patients qui ont une hépatite B évolutive ne doivent pas être traités par Rituxan. Les patients séropositifs pour le VHB devraient consulter un hépatologue avant d’entreprendre le traitement et être suivis et pris en charge conformément aux normes médicales locales pour prévenir la réactivation de l’hépatite B.
Advenant une réactivation de l’hépatite B, il y aurait lieu d’interrompre le traitement par Rituxan et toute chimiothérapie, puis d’amorcer un traitement antiviral approprié. Les données concernant l’innocuité de la réadministration de Rituxan chez les patients qui présentent une hépatite consécutive à la réactivation du VHB sont insuffisantes.
Autres infections virales graves
D’autres infections virales graves, qu’elles soient nouvelles, réactivées ou exacerbées, ont été signalées dans les études cliniques ou les rapports de pharmacovigilance. Dans la plupart des cas, les patients présentaient une immunodépression marquée. Les virus à l’origine de ces infections étaient les suivants : virus JC (leucoencéphalopathie multifocale progressive [LEMP], voir 7 MISES EN GARDE ET PRÉCAUTIONS), cytomégalovirus, herpèsvirus, parvovirus B19, virus varicelle-zona, virus du Nil occidental et virus de l’hépatite C. Dans certains cas, l’infection virale est survenue jusqu’à 1 an après l’arrêt du traitement par Rituxan et a eu une issue fatale. Il ne faut pas amorcer un traitement par
Rituxan chez les patients atteints d’une infection évolutive et/ou grave, ou chez les patients gravement immunodéprimés.
Réactivation de la tuberculose
Lors de l’essai clinique ML17102 sur la LLC, un patient traité par Rituxan associé à la fludarabine et au cyclophosphamide a présenté une réactivation de la tuberculose. En cas de réactivation de la tuberculose, les patients doivent être traités selon la pratique médicale courante et l’administration de Rituxan doit être interrompue. Il n’existe aucune donnée sur l’innocuité de la réadministration de Rituxan chez les patients qui présentent une réactivation de la tuberculose.
Pneumocystose
Des cas de pneumonie interstitielle à Pneumocystis jiroveci ont été signalés chez des patients recevant Rituxan en association avec une chimiothérapie. Ces cas comportaient plusieurs facteurs de risque de pneumocystose, notamment une maladie sous-jacente et la prise d’autres immunosuppresseurs. L’emploi d’une prophylaxie de la pneumocystose selon les lignes directrices locales est à envisager.
Surveillance et épreuves de laboratoire
Il faut effectuer une formule sanguine complète et une numération plaquettaire à intervalles réguliers chez les patients atteints d’un cancer hématologique pendant un traitement par Rituxan et plus fréquemment en présence de cytopénie (voir 8 EFFETS INDÉSIRABLES).
Système nerveux
Quatre patients qui avaient reçu Rituxan en association avec une chimiothérapie (protocole CHOP) dans le cadre d’une étude clinique (GELA, LNH98-5) ont subi un accident vasculaire cérébral de nature ischémique; les 4 patients avaient entre 72 et 79 ans et présentaient des antécédents de maladie cardiovasculaire ou des facteurs de risque cardiovasculaire. Plus précisément, des lésions lacunaires ont été observées chez 2 patients, qui avaient des antécédents médicaux d’hypertension, principal facteur de risque d’ischémie touchant les petits vaisseaux sanguins. Deux patients sont décédés. Les manifestations se seraient résolues chez les 2 autres sujets. En outre, si on applique la définition admise d’un accident ischémique transitoire (AIT) (durée des signes ou des symptômes < 24 heures), 1 des 4 patients a subi un AIT.
Leucoencéphalopathie multifocale progressive
Des cas de leucoencéphalopathie multifocale progressive (LEMP) ont été signalés lors de l’emploi de Rituxan i.v. pour le traitement de cancers hématologiques (LNH, LLC) (voir 8 EFFETS INDÉSIRABLES). La majorité des patients avaient reçu Rituxan i.v. en association avec une chimiothérapie ou dans le cadre d’une greffe de cellules souches hématopoïétiques.
Il faut aviser les patients traités par Rituxan de signaler à leur médecin tout nouveau signe ou symptôme neurologique. Les médecins qui traitent des patients atteints de lymphome non hodgkinien et de leucémie lymphoïde chronique doivent être sensibilisés à tout nouveau signe ou symptôme évoquant la LEMP afin d’envisager un diagnostic différentiel de LEMP chez les patients qui signalent l’apparition de nouveaux symptômes neurologiques. Si la situation clinique l’exige, il faut envisager la consultation d’un neurologue. La LEMP se manifeste par divers symptômes qui progressent au fil des jours ou des semaines. Il s’agit notamment d’une faiblesse croissante dans un côté du corps, d’une maladresse des membres, de troubles visuels, de changements de la pensée, de la mémoire et de l’orientation entraînant de la confusion et des changements de personnalité. Il convient d’interrompre immédiatement le traitement par Rituxan dès les premiers signes ou symptômes évoquant la LEMP et de faire une évaluation du cerveau à l’aide de l’imagerie par résonance magnétique (IRM) comportant ou non un produit de contraste dérivé du gadolinium. Il est recommandé de confirmer le diagnostic de LEMP par la détection de l’ADN du virus JC dans le liquide céphalorachidien. En présence de LEMP confirmée, il faut cesser l’administration de Rituxan et envisager d’arrêter ou de réduire toute chimiothérapie ou traitement immunosuppresseur concomitants.
Le risque absolu de LEMP pour les patients sous Rituxan ne peut être estimé avec précision. En outre, les facteurs pouvant augmenter le risque de contracter la LEMP n’ont pas été déterminés. Il n’existe aucune intervention réputée pouvant prévenir ou traiter adéquatement la LEMP. On ignore si un dépistage précoce de la LEMP et l’arrêt de l’administration de Rituxan atténueraient la maladie. La relation entre le risque de LEMP et la durée du traitement n’a pas été élucidée.
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Aucune étude n’a été menée chez l’animal afin de déterminer l’effet du rituximab sur la fertilité des mâles ou des femelles.
Rituxan s.c. contient de l’hyaluronidase humaine recombinante (rHuPH20). Les études chez l’animal qui étaient conçues pour évaluer l’effet de la rHuPH20 sur la fertilité des mâles et des femelles n’ont fait ressortir aucun effet délétère.
Appareil respiratoire
Les manifestations pulmonaires incluaient une hypoxie, une infiltration pulmonaire et une insuffisance respiratoire aiguë. Quelques-unes de ces manifestations ont été précédées de bronchospasme grave et de dyspnée. Il faut redoubler de prudence lors du traitement des patients qui ont des antécédents d’insuffisance pulmonaire ou qui présentent un infiltrat tumoral pulmonaire, car le risque de mauvais résultats est plus grand.
L’insuffisance respiratoire aiguë peut être accompagnée de manifestations comme un œdème ou un infiltrat pulmonaire interstitiel, visibles à la radiographie thoracique. Le syndrome se manifeste habituellement entre 1 et 2 heures après le début de la première perfusion. En présence de manifestations pulmonaires graves, il faut interrompre immédiatement l’administration de Rituxan (voir 4 POSOLOGIE ET ADMINISTRATION) et administrer un traitement symptomatique énergique. Dans certains cas, les symptômes se sont aggravés avec le temps, tandis que dans d’autres, l’amélioration initiale a été suivie d’une détérioration clinique. Par conséquent, en présence de manifestations pulmonaires ou d’autres symptômes graves liés à la perfusion, on doit surveiller attentivement le patient jusqu’à la résolution complète des symptômes.
Appareil cutané
On a signalé des cas isolés, parfois mortels, de réactions cutanéo-muqueuses graves, notamment de syndrome de Stevens-Johnson, de dermatite lichénoïde, de dermatite vésicobulleuse, d’érythrodermie bulleuse avec épidermolyse et de pemphigus paranéoplasique. Ces réactions sont survenues entre quelques jours et plusieurs mois après la prise de Rituxan. Les personnes qui présentent une réaction cutanéo-muqueuse grave devraient suspendre leur traitement par Rituxan et consulter immédiatement un médecin. En cas de réaction cutanée grave, il faut mettre fin au traitement de façon permanente si l’on soupçonne une corrélation avec le traitement par Rituxan. Une biopsie cutanée peut aider à établir le diagnostic et à orienter le traitement subséquent.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’IgG traverse la barrière placentaire. Les études de toxicité développementale portant sur la reproduction de macaques de Buffon n’ont pas révélé in utero de signes d’embryotoxicité. On a noté chez les nouveau-nés des guenons exposées à Rituxan une déplétion des cellules B durant la période postnatale. Cependant, aucune étude clinique chez l’humain n’a évalué spécifiquement le taux de cellules B chez les nouveau-nés de mères exposées à Rituxan. Aucune étude adéquate et bien contrôlée n’a été menée chez les femmes enceintes; cependant, une déplétion transitoire des cellules B et une lymphocytopénie ont été signalées chez certains nouveau-nés de mères exposées à Rituxan pendant leur grossesse. C’est pourquoi on ne doit administrer Rituxan à une femme enceinte que si les avantages prévus l’emportent sur les risques possibles. Les femmes capables de procréer doivent utiliser des méthodes contraceptives efficaces pendant le traitement par Rituxan et pendant une période de 12 mois après la fin de ce traitement.
Le risque de transmission par la mère d’une infection récemment acquise ou réactivée en raison de l’emploi de Rituxan est également à envisager si Rituxan est prescrit à une femme enceinte.
La préparation sous-cutanée (s.c.) contient de l’hyaluronidase humaine recombinante (rHuPH20) (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT). Des études chez l’animal ont fait état de réductions du poids fœtal et de hausses des taux de résorptions après l’exposition à des taux de rHuPH20 semblables à ceux qui seraient atteints si une dose bolus de Rituxan s.c. était administrée accidentellement par voie intraveineuse.
7.1.2 Femmes qui allaitent
Il existe peu de données concernant la présence du rituximab dans le lait humain et les effets sur l’enfant nourri au sein, et il n’y a aucunes données sur les effets du médicament sur la production de lait. Le rituximab est détecté dans le lait des macaques de Buffon, et les IgG passent dans le lait maternel humain. De plus, de faibles concentrations de rituximab ont été mesurées dans le lait maternel humain. Comme on ne connaît pas la portée clinique de cette observation chez les enfants, il convient de conseiller aux femmes de ne pas allaiter pendant le traitement par Rituxan ni pendant 6 mois après la dernière dose, compte tenu du risque de réactions indésirables graves chez les enfants nourris au sein.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de Rituxan chez les enfants n’ont pas été établies. On a observé des cas d’hypogammaglobulinémie chez des enfants traités par Rituxan; certains de ces cas étaient graves et ont nécessité un traitement de substitution par immunoglobulines de longue durée.
7.1.4 Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les personnes âgées (> 65 ans). Dans les études cliniques portant sur le lymphome non hodgkinien diffus à grandes cellules B, aucune différence globale n’a été observée quant à l’efficacité entre les personnes âgées et les sujets plus jeunes. Toutefois, les sujets âgés présentaient un risque plus élevé de réactions cardiaques, notamment d’arythmies supraventriculaires. Les réactions graves d’origine pulmonaire (p. ex. pneumonie et pneumonite) ont été également plus fréquentes parmi les personnes âgées.
Dans les études cliniques portant sur le lymphome de faible grade ou folliculaire, aucune différence globale n’a été observée quant à l’efficacité et à l’innocuité chez les personnes âgées et les sujets plus jeunes.
Lors de l’essai mené auprès de patients atteints de LLC n’ayant jamais été traités auparavant, les patients âgés de plus de 65 ans ont présenté en général plus de manifestations indésirables (MI) de grade 3/4 avec l’âge, et plus de MI ont été notées dans le groupe RFC comparativement au groupe FC seul. Des résultats similaires ont été observés avec les manifestations indésirables graves (MIG) (voir 8 EFFETS INDÉSIRABLES). L’effet de Rituxan ajouté au schéma FC semble plus prononcé chez les patients plus jeunes. En raison de la faible taille du sous-groupe de patients de plus de 70 ans (FC, n = 25; R-FC, n = 33), aucune conclusion significative ne peut être tirée quant à l’effet possible de Rituxan dans cette catégorie d’âge (voir 14 ÉTUDES CLINIQUES).
Les résultats quant à l’innocuité étaient similaires lors de l’essai BO17072 mené auprès de patients atteints de LLC déjà traitée auparavant. Les MI de grade 3/4 et les MIG augmentaient généralement avec l’âge dans les deux groupes de l’étude et ont été rapportées plus souvent dans le groupe RFC que dans le groupe FC. Cependant, l’incidence des MI de grade 3/4 était la même chez les patients âgés de plus de 70 ans qu’ils aient reçu le schéma RFC ou FC (voir 14 ÉTUDES CLINIQUES).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Rituxan a fait l’objet d’essais cliniques auprès de patients atteints de divers troubles hématologiques malins ou bénins, surtout en association avec une chimiothérapie. Pour l’ensemble des indications en hématologie, les réactions indésirables graves observées le plus souvent étaient les suivantes :
- infections bactériennes, infections virales, bronchite;
- neutropénie, leucopénie, neutropénie fébrile, thrombopénie;
- réactions liées à la perfusion ou à l’administration, œdème de Quincke.
La plupart des réactions graves liées à la perfusion se sont produites au cours de la première perfusion de Rituxan.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
PRÉPARATION SOUS-CUTANÉE
Lymphome non hodgkinien
Au cours de l’étude de phase III SABRINA, les patients ayant reçu Rituxan s.c. (n = 197) ont présenté plus de manifestations indésirables (de tout grade) que les patients ayant reçu seulement Rituxan i.v. (n = 210) (nombre total de manifestations indésirables — Rituxan i.v. : 1757; Rituxan s.c. : 1995). La proportion de patients ayant eu des manifestations indésirables de tout grade était toutefois similaire dans les 2 groupes de traitement (Rituxan i.v. : 95 %; Rituxan s.c. : 96 %). Les manifestations indésirables les plus fréquentes, survenues chez au moins 20 % des patients de l’un ou l’autre des groupes de traitement, ont été la neutropénie (Rituxan i.v. : 27 %; Rituxan s.c. : 32 %), les nausées (Rituxan i.v. : 22 %; Rituxan s.c. : 31 %) et la constipation (Rituxan i.v. : 26 %; Rituxan s.c. : 25 %). La proportion de patients présentant une pneumonie était de 11 % dans le groupe Rituxan s.c. et de 4 % dans le groupe Rituxan i.v.
Les réactions cutanées locales, y compris les réactions au point d’injection, ont été très courantes (≥ 1/10) chez les patients recevant Rituxan s.c. Au cours de l’essai de phase III SABRINA (BO22334), des réactions cutanées locales ont été signalées chez 23 % des patients (45/197) qui ont reçu Rituxan s.c. Les principales réactions cutanées locales survenant dans le groupe Rituxan s.c. ont été un érythème au point d’injection (13 %), une douleur au point d’injection (8 %) et un œdème au point d’injection (4 %). Les manifestations observées après l’administration par voie sous-cutanée étaient d’intensité légère ou modérée, sauf une réaction cutanée locale de grade 3 (éruption cutanée au point d’injection) survenue chez un patient de l’étude SABRINA après la première administration de Rituxan s.c. au cycle 2. La fréquence de réactions cutanées locales de tout grade dans le groupe Rituxan s.c. a été la plus élevée pendant le premier cycle d’injection sous-cutanée (cycle 2) puis pendant le deuxième, et a diminué avec les injections subséquentes.
La neutropénie a été observée plus souvent chez les patients affectés au hasard à Rituxan s.c. pendant l’étude de phase III, SABRINA (BO22334). Dans l’ensemble, la proportion de patients ayant présenté une neutropénie a été de 32 % dans le groupe Rituxan s.c. comparativement à 27 % dans le groupe Rituxan i.v. Une neutropénie grave (grade ≥ 3) est survenue chez 26 % des patients sous Rituxan s.c. comparativement à 21 % des patients sous Rituxan i.v. La fréquence de manifestations indésirables graves correspondant au terme privilégié « neutropénie » était comparable dans les groupes de traitement (4 patients [2 %] pour Rituxan i.v. comparativement à 6 patients [3 %] pour Rituxan s.c.). La proportion de patients atteints de neutropénie fébrile a été de 6 % dans le groupe Rituxan i.v. et de 8 % dans le groupe Rituxan s.c.
Aucun cas d’anaphylaxie ou de réactions d’hypersensibilité graves, de syndrome de libération de cytokines ou de syndrome de lyse tumorale n’a été observé après l’administration du rituximab par voie sous-cutanée au cours du programme de développement de Rituxan s.c.
Le risque de réactions liées à l’administration (RLA) aiguës associées à la préparation sous-cutanée de Rituxan a été évalué dans le cadre de 2 études ouvertes menées chez des patients atteints d’un lymphome folliculaire pendant le traitement d’induction et d’entretien (SABRINA BO22334) et pendant le traitement d’entretien seulement (SparkThera BP22333). Au cours de l’étude SABRINA, les patients traités par Rituxan s.c. ont présenté des RLA plus souvent que les patients qui recevaient Rituxan i.v. (48 % vs 35 %); les RLA signalées le plus souvent (Rituxan i.v. vs Rituxan s.c.) étaient les frissons (7 % vs 5 %), l’érythème au point d’injection (0 % vs 11 %), la douleur au point d’injection (0 % vs 5 %), le prurit (6 % dans chaque groupe) et l’éruption cutanée (2 % vs 5 %).
Pendant l’étude SABRINA, des RLA graves (grade ≥ 3) ont été signalées chez 6 patients (3 %) après l’administration de Rituxan s.c.; ces manifestations, toutes de grade 3, étaient les suivantes : éruption cutanée au point d’injection, sécheresse buccale, diminution du débit urinaire, syndrome de lyse tumorale, douleur thoracique, dyspnée, irritation de la gorge et hypoxie. Aucune RLA grave n’a été signalée chez les sujets de l’étude SparkThera.
Tableau 2 Manifestations indésirables survenues chez au moins 5 % des sujets de l’un ou l’autre des groupes de traitement de l’étude BO22334 (SABRINA) — analyse des données groupées au volet 1 et au volet 2 (population de l’analyse de l’innocuité)
| Appareil ou système/manifestation indésirable | Rituximab i.v. + chimiothérapie N = 210 | Rituximab s.c. + chimiothérapie N = 197 |
|---|---|---|
| Nombre (%) | Nombre (%) | |
| Appareil digestif | ||
| Nausées | 46 (22) | 62 (31) |
| Constipation | 55 (26) | 49 (25) |
| Diarrhée | 33 (16) | 35 (18) |
| Douleur abdominale | 26 (12) | 28 (14) |
| Vomissements | 26 (12) | 27 (14) |
| Dyspepsie | 14 (7) | 16 (8) |
| Stomatite | 11 (5) | 11 (6) |
| Douleur abdominale haute | 11 (5) | 10 (5) |
| Organisme entier et point d’injection | ||
| Fatigue | 37 (18) | 39 (20) |
| Pyrexie | 33 (16) | 30 (15) |
| Asthénie | 27 (13) | 34 (17) |
| Frissons | 18 (9) | 15 (8) |
| Érythème au point d’injection | – | 26 (13) |
| Œdème périphérique | 13 (6) | 10 (5) |
| Inflammation des muqueuses | 12 (6) | 9 (5) |
| Douleur thoracique | 7 (3) | 12 (6) |
| Syndrome pseudo-grippal | 12 (6) | 5 (3) |
| Douleur au point d’injection | – | 16 (8) |
| Systèmes sanguin et lymphatique | ||
| Neutropénie | 57 (27) | 63 (32) |
| Anémie | 27 (13) | 30 (15) |
| Leucopénie | 23 (11) | 12 (6) |
| Neutropénie fébrile | 13 (6) | 15 (8) |
| Système nerveux |
| Appareil ou système/manifestation indésirable | Rituximab i.v. + chimiothérapie N = 210 | Rituximab s.c. + chimiothérapie N = 197 |
|---|
| Nombre (%) | Nombre (%) | |
|---|---|---|
| Paresthésie | 26 (12) | 31 (16) |
| Neuropathie périphérique | 30 (14) | 23 (12) |
| Céphalées | 18 (9) | 26 (13) |
| Étourdissements | 14 (7) | 13 (7) |
| Appareil locomoteur et tissus conjonctifs | ||
| Arthralgie | 20 (10) | 25 (13) |
| Dorsalgie | 25 (12) | 18 (9) |
| Douleur aux os | 16 (8) | 19 (10) |
| Douleur aux extrémités | 11 (5) | 19 (10) |
| Myalgie | 10 (5) | 15 (8) |
| Spasmes musculaires | 6 (3) | 16 (8) |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 21 (10) | 29 (15) |
| Infection urinaire | 29 (14) | 15 (8) |
| Rhinopharyngite | 21 (10) | 19 (10) |
| Bronchite | 16 (8) | 16 (8) |
| Pneumonie | 9 (4) | 21 (11) |
| Sinusite | 9 (4) | 14 (7) |
| Grippe | 13 (6) | 8 (4) |
| Conjonctivite | 11 (5) | 9 (5) |
| Peau et annexes cutanées | ||
| Alopécie | 22 (10) | 28 (14) |
| Prurit | 25 (12) | 19 (10) |
| Éruption cutanée | 14 (7) | 19 (10) |
| Érythème | 11 (5) | 17 (9) |
| Systèmes respiratoire, thoracique et médiastinal | ||
| Toux | 28 (13) | 45 (23) |
| Dyspnée | 16 (8) | 22 (11) |
| Douleur oropharyngée | 17 (8) | 17 (9) |
| Psychiatrie | ||
| Insomnie | 18 (9) | 18 (9) |
| Système vasculaire | ||
| Hypertension | 12 (6) | 11 (6) |
Une analyse mise à jour fondée sur un suivi plus long (durée d’observation médiane de 58 mois, par rapport à 37 mois pour l’analyse intermédiaire) a été effectuée. Cette analyse définitive a mis en évidence des tendances semblables pour ce qui est du profil d’innocuité, de petites augmentations (de 1 à 3 %) des taux d’incidence des manifestations indésirables ayant été observées dans les deux groupes
(Rituxan i.v. + chimiothérapie et Rituxan s.c. + chimiothérapie). Les deux manifestations indésirables jamais signalées auparavant ci-dessous sont survenues chez au moins 5 % des sujets de l’un ou l’autre groupe.
Système nerveux
Hypoesthésie : 7 patients sur 210 (3 %) recevant le traitement par voie i.v. vs 10 patients sur 197 (5 %) recevant le traitement par voie s.c.
Psychiatrie
Anxiété : 7 patients sur 210 (3 %) recevant le traitement par voie i.v. vs 11 patients sur 197 (6 %) recevant le traitement par voie s.c.
Leucémie lymphoïde chronique
Dans la deuxième partie de l’étude BO25341 (SAWYER) de phase Ib, la proportion de patients signalant une MI quel que soit le grade durant l’étude était de 91 % dans le groupe Rituxan i.v. (81/89 patients) comparativement à 96 % dans le groupe Rituxan s.c. (82/85 patients). Les manifestations indésirables les plus courantes, survenues chez > 20 % des patients dans l’un ou l’autre groupe de traitement étaient la neutropénie (Rituxan i.v. : 58 %; Rituxan s.c. : 65 %), la thrombopénie (Rituxan i.v. : 26 %; Rituxan s.c. : 24 %), la pyrexie (Rituxan i.v. : 25 %; Rituxan s.c. : 32 %), les nausées (Rituxan i.v. : 35 %; Rituxan s.c. : 38 %) et les vomissements (Rituxan i.v. : 22 %; Rituxan s.c. : 21 %). La MIG la plus fréquente globalement était la neutropénie fébrile (Rituxan i.v. : 4 %; Rituxan s.c. : 11 %).
Les réactions cutanées locales, y compris les réactions au point d’injection, ont été très courantes (≥ 1/10) chez les patients recevant Rituxan s.c. Lors de l’étude BO25341 (SAWYER), les réactions cutanées locales ont été rapportées chez un maximum de 42 % des patients du groupe Rituxan s.c. Les réactions cutanées locales les plus courantes comprenaient : érythème au point d’injection (26 %), douleur au point d’injection (16 %) et enflure au point d’injection (5 %). Les manifestations apparues après l’administration sous-cutanée étaient d’intensité légère ou modérée, sauf chez deux patients qui ont présenté des réactions cutanées locales de grade 3 (érythème, douleur et enflure au point d’injection). La fréquence de réactions cutanées locales de tout grade dans le groupe Rituxan s.c. a été la plus élevée pendant le premier cycle d’injection sous-cutanée (cycle 2) puis pendant le deuxième, et a diminué avec les injections subséquentes.
Aucun cas d’anaphylaxie ou de réactions d’hypersensibilité graves, de syndrome de libération de cytokines ou de syndrome de lyse tumorale n’a été observé après l’administration du rituximab par voie sous-cutanée au cours du programme de développement de Rituxan s.c.
Tableau 3 Manifestations indésirables survenues chez au moins 5 % des patients de l’un ou l’autre des groupes de traitement – 2e partie de l’étude BO25341 (SAWYER) (population de l’analyse de l’innocuité)
| Appareil ou système/manifestation indésirable | Rituximab i.v. + chimiothérapie N = 89 | Rituximab s.c. + chimiothérapie N = 85 |
|---|---|---|
| Nombre (%) | Nombre (%) | |
| Systèmes sanguin et lymphatique | ||
| Neutropénie | 52 (58) | 55 (65) |
| Thrombopénie | 23 (26) | 20 (24) |
| Anémie | 21 (24) | 11 (13) |
| Leucopénie | 14 (16) | 16 (19) |
| Neutropénie fébrile | 7 (8) | 9 (11) |
| Appareil ou système/manifestation indésirable | Rituximab i.v. + chimiothérapie N = 89 | Rituximab s.c. + chimiothérapie N = 85 |
|---|
| Nombre (%) | Nombre (%) | |
|---|---|---|
| Appareil digestif | ||
| Nausées | 31 (35) | 32 (38) |
| Vomissements | 20 (22) | 18 (21) |
| Diarrhée | 10 (11) | 10 (12) |
| Constipation | 7 (8) | 7 (8) |
| Douleur abdominale | 5 (6) | 8 (9) |
| Organisme entier et point d’injection | ||
| Pyrexie | 22 (25) | 27 (32) |
| Asthénie | 15 (17) | 7 (8) |
| Érythème au point d’injection | – | 22 (26) |
| Frissons | 9 (10) | 11 (13) |
| Fatigue | 9 (10) | 9 (11) |
| Douleur au point d’injection | – | 14 (16) |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 11 (12) | 11 (13) |
| Bronchite | 5 (6) | 6 (7) |
| Infection des voies respiratoires | 4 (4) | 7 (8) |
| Infection des voies urinaires | 7 (8) | 2 (2) |
| Pneumonie | 5 (6) | 2 (2) |
| Peau et annexes cutanées | ||
| Érythème | 6 (7) | 13 (15) |
| Éruption cutanée | 9 (10) | 10 (12) |
| Prurit | 4 (4) | 7 (8) |
| Systèmes respiratoire, thoracique et médiastinal | ||
| Toux | 10 (11) | 11 (13) |
| Dyspnée | 7 (8) | 3 (4) |
| Douleur oropharyngée | 3 (3) | 5 (6) |
| Appareil locomoteur et tissus conjonctifs | ||
| Arthralgie | 1 (1) | 8 (9) |
| Douleur aux extrémités | 2 (2) | 6 (7) |
| Douleur aux os | 2 (2) | 5 (6) |
| Système nerveux | ||
| Céphalées | 8 (9) | 6 (7) |
| Système vasculaire | ||
| Hypotension | 6 (7) | 1 (1) |
| Hypertension | 5 (6) | – |
| Psychiatrie | ||
| Insomnie | 6 (7) | 1 (1) |
Une analyse mise à jour fondée sur un suivi plus long (durée d’observation médiane de 53 mois, par rapport à 14 mois pour l’analyse intermédiaire) a été effectuée. Cette analyse définitive a mis en évidence des tendances semblables pour ce qui est du profil d’innocuité, de petites augmentations (de 1 à 3 %) des taux d’incidence des manifestations indésirables ayant été observées dans les deux groupes
(Rituxan i.v. + chimiothérapie et Rituxan s.c. + chimiothérapie). Les manifestations indésirables jamais signalées auparavant ci-dessous sont survenues chez au moins 5 % des sujets de l’un ou l’autre groupe.
Organisme entier et point d’injection
Enflure au point d’injection : 1 patient sur 89 (1 %) recevant le traitement par voie i.v. vs 4 patients sur 85 (5 %) recevant le traitement par voie s.c.
Ecchymose au point d’injection : aucun des patients recevant le traitement par voie i.v. vs 4 patients sur 85 (5 %) recevant le traitement par voie s.c.
Infections et infestations
Nasopharyngite : 6 patients sur 89 (7 %) recevant le traitement par voie i.v. vs 4 patients sur 85 (5 %) recevant le traitement par voie s.c.
Zona : 5 patients sur 89 (6 %) recevant le traitement par voie i.v. vs 4 patients sur 85 (5 %) recevant le traitement par voie s.c.
Sinusite : 5 patients sur 89 (6 %) recevant le traitement par voie i.v. vs 3 patients sur 85 (4 %) recevant le traitement par voie s.c.
Appareil locomoteur et tissus conjonctifs
Dorsalgie : 4 patients sur 89 (4 %) recevant le traitement par voie i.v. vs 4 patients sur 85 (5 %) recevant le traitement par voie s.c.
Système nerveux
Étourdissements : 4 patients sur 89 (4 %) recevant le traitement par voie i.v. vs 4 patients sur 85 (5 %) recevant le traitement par voie s.c.
Métabolisme et nutrition (classification par discipline médicale jamais donnée auparavant)
Hypokaliémie : 5 patients sur 89 (6 %) recevant le traitement par voie i.v. vs 2 patients sur 85 (2 %) recevant le traitement par voie s.c.
Hyperuricémie : 2 patients sur 89 (2 %) recevant le traitement par voie i.v. vs 4 patients sur 85 (5 %) recevant le traitement par voie s.c.
PRÉPARATION INTRAVEINEUSE
Les données présentées dans cette section proviennent de la monographie distincte de Rituxan i.v.
Les tableaux qui suivent résument la fréquence des réactions indésirables signalées pendant un traitement par Rituxan, seul ou en association avec une chimiothérapie, et provenant des données d’études cliniques. Ces réactions indésirables sont survenues dans des études comportant un seul groupe de traitement ou ont présenté une différence d’au moins 2 % par rapport au groupe témoin dans au moins l’un des principaux essais cliniques avec randomisation. Les réactions indésirables sont répertoriées dans l’une des catégories des tableaux ci-dessous en fonction de l’incidence la plus élevée notée dans l’un des principaux essais cliniques. Pour chaque niveau de fréquence, les réactions indésirables sont énumérées en ordre décroissant de gravité. La fréquence des réactions indésirables est définie comme suit : très fréquentes (≥ 1/10), fréquentes (entre ≤ 1/100 et < 1/10) et peu fréquentes (entre ≥ 1/1000 et < 1/100).
Rituxan en monothérapie/traitement d’entretien
Les réactions indésirables qui figurent dans le tableau 4 sont tirées d’études comportant un seul groupe de traitement, menées auprès de 356 patients atteints de lymphome de faible grade ou de lymphome folliculaire auxquels Rituxan a été administré toutes les semaines en monothérapie afin de traiter, pour la première fois ou non, un lymphome non hodgkinien pendant une période maximale de 4 semaines dans la plupart des cas. Elles proviennent également d’études de phase I menées auprès de 25 patients ayant reçu des doses autres que la dose habituelle de 375 mg/m2 à raison de 4 doses et d’une dose unique allant jusqu’à 500 mg/m2. Le tableau comprend aussi les réactions indésirables notées chez 671 patients atteints d’un lymphome folliculaire ayant reçu Rituxan comme traitement d’entretien pendant un maximum de 2 ans après avoir bien répondu à un traitement d’induction par le protocole CHOP, R-CHOP, R-CVP ou R-FCM (voir la section 14 ÉTUDES CLINIQUES pour plus de détails). Les réactions indésirables ont été signalées pendant une période maximale de 12 mois après la monothérapie et de 1 mois après le traitement d’entretien par Rituxan.
Tableau 4 Résumé des réactions indésirables signalées chez les patients atteints d’un lymphome de faible grade ou d’un lymphome folliculaire ayant reçu Rituxan en monothérapie (n = 356) ou en traitement d’entretien (N = 166) dans des essais cliniques
| Appareil ou système | Très fréquentes (≥ 10 %) | Fréquentes (≥ 1 % à < 10 %) | Peu fréquentes (≥ 0,1 % à < 1 %) |
|---|---|---|---|
| Infections et infestations | infections bactériennes, infections virales | état septique, +pneumonie, +infection fébrile, +zona, +infection des voies respiratoires, infections fongiques, infections de cause non déterminée | |
| Systèmes sanguin et lymphatique | neutropénie, leucopénie | anémie, thrombopénie, | troubles de la coagulation, anémie aplasique transitoire, anémie hémolytique, adénopathie |
| Système immunitaire | œdème de Quincke | hypersensibilité | |
| Métabolisme et nutrition | hyperglycémie, amaigrissement, œdème périphérique, œdème facial, hausse de la LDH, hypocalcémie | ||
| Psychiatrie | dépression, nervosité | ||
| Système nerveux | paresthésie, hypoesthésie, agitation, insomnie, vasodilatation, étourdissements, anxiété | dysgueusie | |
| Ophtalmologie | dérèglement de l’appareil lacrymal, conjonctivite | ||
| Oreille et labyrinthe | acouphènes, otalgie | ||
| Appareil cardiaque | + infarctus du myocarde, arythmie, +fibrillation auriculaire, tachycardie, +trouble cardiaque | +insuffisance ventriculaire gauche, +tachycardie supraventriculaire, +tachycardie ventriculaire, +angine de poitrine, |
| Appareil ou système | Très fréquentes (≥ 10 %) | Fréquentes (≥ 1 % à < 10 %) | Peu fréquentes (≥ 0,1 % à < 1 %) |
|---|---|---|---|
| +ischémie myocardique, bradycardie | |||
| Système vasculaire | hypertension, hypotension orthostatique, hypotension | ||
| Systèmes respiratoire, thoracique et médiastinal | bronchospasme, troubles respiratoires, douleur thoracique, dyspnée, toux, rhinite | asthme, bronchiolite oblitérante, troubles pulmonaires, hypoxie | |
| Appareil digestif | nausées | vomissements, diarrhée, douleur abdominale, dysphagie, stomatite, constipation, dyspepsie, anorexie, irritation de la gorge | distension abdominale |
| Peau et annexes cutanées | prurit, éruptions cutanées | urticaire, +alopécie, transpiration abondante, sueurs nocturnes | |
| Appareil locomoteur, tissus conjonctifs et système osseux | hypertonie, myalgie, arthralgie, dorsalgie, douleur cervicale, douleur | ||
| Organisme entier et point de perfusion | fièvre, frissons, asthénie, céphalées | douleur liée à la tumeur, bouffées vasomotrices, malaise, syndrome grippal | douleur au point de perfusion |
| Épreuves de laboratoire | réduction des taux d’IgG | ||
| Pour chaque terme, la fréquence était fondée sur toutes les réactions, quel qu’en soit le grade (léger à grave), sauf pour les termes marqués d’un "+" pour lesquels la fréquence repose uniquement sur le dénombrement des réactions graves (grade d’au moins 3 selon les critères de toxicité courante du NCI). Seule la fréquence la plus élevée observée dans les essais a été indiquée. | |||
Traitement d’entretien par Rituxan
Lymphome non hodgkinien folliculaire non traité auparavant
Lors d’une étude (MO18264) sur le lymphome non hodgkinien non traité auparavant (voir 14 ÉTUDES CLINIQUES), les données sur l’innocuité se sont limitées aux infections de grade ≥ 2, aux réactions indésirables de grade ≥ 3 et aux réactions indésirables graves (voir le tableau 5).
Tableau 5 Résumé des manifestations indésirables signalées chez ≥ 1 % des patients ayant reçu Rituxan comme traitement d’entretien lors de l’étude MO18264
Appareil ou système Manifestation indésirable | Observation N = 508 n (%) | Rituxan N = 501 n (%) |
|---|---|---|
| Ensemble des appareils ou systèmes | 179 (35,2) | 263 (52,5) |
| Infections et infestations | 114 (22,4) | 184 (36,7) |
| Bronchite | 24 (4,7) | 47 (9,4) |
| Infection des voies respiratoires supérieures | 11 (2,2) | 26 (5,2) |
| Sinusite | 8 (1,6) | 19 (3,8) |
| Infection | 10 (2,0) | 12 (2,4) |
| Rhinopharyngite | 14 (2,8) | 8 (1,6) |
| Infection urinaire | 8 (1,6) | 13 (2,6) |
| Herpès buccal | 2 (0,4) | 10 (2,0) |
| Rhinite | 2 (0,4) | 10 (2,0) |
| Infection pulmonaire | 4 (0,8) | 7 (1,4) |
| Pharyngite | 4 (0,8) | 7 (1,4) |
| Pneumonie | 4 (0,8) | 7 (1,4) |
| Infection des voies respiratoires | 3 (0,8) | 8 (1,6) |
| Infection virale | 3 (0,6) | 5 (1,0) |
| Otite | 1 (0,2) | 5 (1,0) |
| Gastro-entérite | 1 (0,2) | 5 (1,0) |
| Systèmes sanguin et lymphatique | 7 (1,4) | 26 (5,2) |
| Neutropénie | 5 (1,0) | 19 (3,8) |
| Leucopénie | 1 (0,2) | 8 (1,6) |
| Tumeurs bénignes, malignes ou non spécifiées (y compris kystes ou polypes) | 19 (3,7) | 22 (4,4) |
| Carcinome basocellulaire | 4 (0,8) | 5 (1,0) |
Tableau 6 Résumé des MI de grades 3 à 5 en fonction du groupe d’âge (population de l’analyse de l’innocuité du traitement d’entretien) lors de l’étude MO18264
| Groupe d’âge | Observation N = 508 n (%) | Rituxan N = 501 n (%) |
|---|---|---|
| < 65 ans | n = 387 | n = 379 |
| Total ayant subi au moins 1 MI de grade 3/4 | 54 (13,9) | 84 (22,2) |
| Total ayant subi au moins 1 infection ou infestation de grade 3/4 | 2 (0,5) | 16 (4,2) |
| Total ayant subi une MI de grade 5 | 1 (0,2) | 2 (0,5) |
| Total ayant subi une infection ou infestation de grade 5 | ─ | ─* |
| 65 à 74 ans inclusivement | n = 97 | n = 99 |
| Total ayant subi au moins 1 MI de grade 3/4 | 18 (18,6) | 24 (24,2) |
| Total ayant subi au moins 1 infection ou infestation de grade 3/4 | 2 (2,1) | 4 (4,0) |
| Groupe d’âge | Observation N = 508 n (%) | Rituxan N = 501 n (%) |
|---|---|---|
| Total ayant subi une MI de grade 5 | 1 (1,0) | ─ |
| Total ayant subi une infection ou infestation de grade 5 | ─ | ─ |
| ≥ 75 ans | n = 24 | n = 23 |
| Total ayant subi au moins 1 MI de grade 3/4 | 9 (37,5) | 6 (26,1) |
| Total ayant subi au moins 1 infection ou infestation de grade 3/4 | 1 (4,2) | 2 (8,7) |
| Total ayant subi une MI de grade 5 | ─ | 1 (4,3) |
| Total ayant subi une infection ou infestation de grade 5 | ─ | ─ |
Les pourcentages sont calculés à partir du nombre (n) correspondant.
* Un patient a succombé à une hépatite B fulminante (classée parmi les MI hépatobiliaires plutôt que parmi les infections et infestations).
L’interprétation des résultats du traitement d’entretien par Rituxan dans le sous-groupe des patients de plus de 75 ans commande la prudence, vu le faible nombre de sujets concernés.
Lymphome non hodgkinien folliculaire réfractaire/récidivant
Les données ci-dessous proviennent d’un essai clinique de phase III mené auprès de patients atteints d’un lymphome non hodgkinien folliculaire réfractaire ou récidivant. À la première phase de l’essai, les patients ont été randomisés pour recevoir un traitement d’induction par le protocole CHOP (cyclophosphamide, doxorubicine, vincristine, prednisone) ou par l’association de Rituxan et du protocole CHOP (R-CHOP). Les patients qui ont répondu au traitement d’induction par CHOP ou R-CHOP ont ensuite été randomisés dans la seconde phase de l’essai pour recevoir un traitement d’entretien par Rituxan ou ne recevoir aucun traitement (groupe en observation).
Dans la phase du traitement d’induction, un total de 462 patients (228 sous protocole CHOP et 234 sous l’association R-CHOP) ont été pris en compte dans les analyses de l’innocuité des 2 schémas d’induction.
Tableau 7 Phase d’induction : Résumé des manifestations indésirables de grade 3 ou 4 selon les critères de toxicité courants du NCIC signalées chez ≥ 1 % des 462 patients des 2 groupes de traitement (CHOP ou R-CHOP)
| Appareil ou système | Incidence N (%) | ||||
|---|---|---|---|---|---|
| CHOP | R-CHOP | ||||
| Manifestation indésirable | 152 (67) | 185 (79) | |||
| Systèmes sanguin et lymphatique | |||||
| Neutropénie* | 108 (47) | 129 (55) | |||
| Leucopénie | 106 (46) | 111 (47) | |||
| Thrombopénie | 18 (8) | 17 (7) | |||
| Neutropénie fébrile* | 8 (4) | 14 (6) | |||
| Hématotoxicité | 12 (5) | 9 (4) | |||
| Anémie | 5 (2) | 6 (3) | |||
| Lymphopénie | 3 (1) | 2 (< 1) | |||
| Appareil cardiaque | |||||
| Appareil ou système | Incidence N (%) |
|---|
| CHOP | R-CHOP |
|---|
| Manifestation indésirable | 152 (67) | 185 (79) |
|---|---|---|
| Problème cardiaque | 6 (3) | 2 (< 1) |
| Appareil digestif | ||
| Nausées* | 9 (4) | 13 (6) |
| Vomissements | 8 (4) | 7 (3) |
| Diarrhée | 5 (2) | 6 (3) |
| Douleur abdominale | 6 (3) | 4 (2) |
| Constipation* | 1 (< 1) | 7 (3) |
| Stomatite* | 1 (< 1) | 4 (2) |
| Organisme entier et point de perfusion | ||
| Asthénie | 10 (4) | 5 (2) |
| Pyrexie | 6 (3) | 7 (3) |
| Douleur | 1 (< 1) | 3 (1) |
| Système immunitaire | ||
| Hypersensibilité* | – | 10 (4) |
| Infections et infestations | ||
| Infection neutropénique | 18 (8) | 15 (6) |
| Sepsie | 5 (2) | 3 (1) |
| Infection urinaire | 4 (2) | 3 (1) |
| Pneumonie | – | 3 (1) |
| Métabolisme et nutrition | ||
| Hyperglycémie | 5 (2) | 4 (2) |
| Appareil locomoteur et tissus conjonctifs | ||
| Dorsalgie* | 1 (< 1) | 4 (2) |
| Douleur aux extrémités | 3 (1) | - |
| Système nerveux | ||
| Troubles sensoriels | 4 (2) | 7 (3) |
| Systèmes respiratoire, thoracique et médiastinal | ||
| Dyspnée | 6 (3) | 3 (1) |
| Peau et annexes cutanées | ||
| Alopécie* | 15 (7) | 30 (13) |
| Trouble cutané* | 2 (< 1) | 4 (2) |
| Système vasculaire | ||
| Thrombose veineuse profonde | 3 (1) | 2 (< 1) |
* Manifestations indésirables signalées à une incidence plus élevée (différence ≥ 2 %) dans le groupe R-CHOP par rapport au groupe CHOP et pouvant donc être associées à Rituxan
Au total, 333 patients (167 en observation, 166 sous Rituxan) ont été inclus dans les analyses de l’innocuité de la phase d’entretien de l’étude. Le traitement d’entretien par Rituxan consistait en une perfusion unique de Rituxan à raison de 375 mg/m2 de surface corporelle, administré tous les 3 mois sur une période maximale de 2 ans ou jusqu’à la progression de la maladie.
Tableau 8 Phase d’entretien : Résumé des manifestations indésirables selon les critères de toxicité courants du NCIC (grades 1 à 4 et grade 3 ou 4) signalées chez ≥ 1 % des 333 patients des 2 groupes de traitement (observation ou Rituxan en traitement d’entretien)
| Appareil ou système | Incidence | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Observation N = 167 | Rituxan N = 166 | ||||||||||||||||||
| Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | ||||||||||||||||
Manifestation indésirable Nombre total de patients ayant présenté au moins 1 MI | 138 (83) | 41 (25) | 151 (91) | 64 (39) | |||||||||||||||
| Systèmes sanguin et lymphatique | |||||||||||||||||||
| Leucopénie* # | 37 (22) | 4 (2) | 50 (30) | 9 (5) | |||||||||||||||
| Neutropénie* # | 22 (13) | 8 (5) | 40 (24) | 18 (11) | |||||||||||||||
| Thrombopénie | 23 (14) | 2 (1) | 20 (12) | 1 (< 1) | |||||||||||||||
| Hématotoxicité | 4 (2) | 4 (2) | 2 (1) | 2 (1) | |||||||||||||||
| Lymphocytopénie | 2 (1) | – | 2 (1) | – | |||||||||||||||
| Appareil cardiaque | |||||||||||||||||||
| Trouble cardiaque# | 9 (5) | 4 (2) | 10 (6) | 6 (4) | |||||||||||||||
| Palpitations* | – | – | 3 (2) | – | |||||||||||||||
| Angine de poitrine | 2 (1) | 2 (1) | – | – | |||||||||||||||
| Arythmie | – | – | 2 (1) | – | |||||||||||||||
| Oreille et labyrinthe | |||||||||||||||||||
| Baisse de l’acuité auditive | 1 (< 1) | – | 2 (1) | – | |||||||||||||||
| Ophtalmologie | |||||||||||||||||||
| Conjonctivite* | – | – | 3 (2) | – | |||||||||||||||
| Appareil digestif | |||||||||||||||||||
| Diarrhée* | 14 (8) | 2 (1) | 17 (10) | 2 (1) | |||||||||||||||
| Douleur abdominale* | 11 (7) | – | 17 (10) | – | |||||||||||||||
| Nausées | 14 (8) | – | 14 (8) | – | |||||||||||||||
| Stomatite* | 2 (1) | – | 14 (8) | – | |||||||||||||||
| Dyspepsie | 6 (4) | – | 8 (5) | – | |||||||||||||||
| Vomissements* | 4 (2) | – | 9 (5) | – | |||||||||||||||
| Constipation* | 2 (1) | – | 8 (5) | – | |||||||||||||||
| Douleur à la partie supérieure de l’abdomen | 3 (2) | – | 4 (2) | – | |||||||||||||||
| Distension abdominale | 3 (2) | – | 2 (1) | – | |||||||||||||||
| Sécheresse buccale | 3 (2) | – | 2 (1) | – | |||||||||||||||
| Œsophagite par reflux | 3 (2) | – | – | – | |||||||||||||||
| Ulcère gastrique | 2 (1) | – | – | – | |||||||||||||||
| Ulcère gastro-duodénal | – | – | 2 (1) | – | |||||||||||||||
| Obstruction intestinale | – | – | 2 (1) | 2 (1) | |||||||||||||||
| Organisme entier et point de perfusion | |||||||||||||||||||
| Asthénie* | 43 (26) | 4 (2) | 50 (30) | 1 (< 1) | |||||||||||||||
| Appareil ou système | Incidence |
|---|
Observation N = 167 | Rituxan N = 166 |
|---|
| Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | |
|---|---|---|---|---|
| Pyrexie* | 6 (4) | 1 (< 1) | 12 (7) | 2 (1) |
| Syndrome pseudo-grippal* | 6 (4) | – | 10 (6) | – |
| Douleur* | 2 (1) | – | 7 (4) | – |
| Douleur thoracique | 5 (3) | – | 3 (2) | – |
| Œdème dû à une maladie cardiaque | 3 (2) | – | 4 (2) | – |
| Œdème périphérique | 3 (2) | – | 3 (2) | – |
| Frissons* | – | – | 5 (3) | – |
| Malaise thoracique | 1 (< 1) | – | 2 (1) | – |
| Système immunitaire | ||||
| Hypersensibilité* | 1 (< 1) | – | 12 (7) | – |
| Infections et infestations | ||||
| Rhinopharyngite* | 5 (3) | – | 14 (8) | – |
| Infection des voies respiratoires supérieures* | 4 (2) | – | 13 (8) | – |
| Sinusite* | 2 (1) | – | 10 (6) | – |
| Zona* | 4 (2) | – | 7 (4) | 2 (1) |
| Bronchite | 6 (4) | – | 4 (2) | – |
| Infection des voies respiratoires inférieures* | 2 (1) | – | 7 (4) | – |
| Infection urinaire | 4 (2) | – | 5 (3) | – |
| Herpès simplex* | 2 (1) | – | 6 (4) | – |
| Grippe | 3 (2) | – | 5 (3) | – |
| Pharyngite* | 1 (< 1) | – | 6 (4) | – |
| Pneumonie* | 2 (1) | 1 (< 1) | 5 (3) | 4 (2) |
| Infection des voies respiratoires* | – | – | 7 (4) | 3 (2) |
| Candidose | 1 (< 1) | 3 (2) | ||
| Gastro-entérite | 2 (1) | – | 2 (1) | – |
| Infection pulmonaire | 1 (< 1) | – | 3 (2) | – |
| Rhinite | 1 (< 1) | – | 3 (2) | – |
| Cystite | 1 (< 1) | – | 2 (1) | – |
| Diverticulite | 1 (< 1) | – | 2 (1) | – |
| Otite | 1 (< 1) | – | 2 (1) | – |
| Infection de l’œil* | - | – | 3 (2) | – |
| Infection localisée | 1 (< 1) | – | 2 (1) | – |
| Onychomycose | 1 (< 1) | – | 2 (1) | – |
| Infection buccale | 1 (< 1) | – | 2 (1) | |
| Candidose vaginale | 1 (< 1) | – | 2 (1) | – |
| Infection virale* | – | – | 3 (2) | – |
| Cellulite | 2 (1) | – | – | |
| Infection fébrile | – | – | 2 (1) | 2 (1) |
| Appareil ou système | Incidence |
|---|
Observation N = 167 | Rituxan N = 166 |
|---|
| Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | |
|---|---|---|---|---|
| Infection | 2 (1) | – | – | – |
| Otite externe | – | – | 2 (1) | – |
| Épreuves de laboratoire | ||||
| Amaigrissement | 6 (4) | – | 8 (5) | – |
| Gain pondéral* | 3 (2) | – | 7 (4) | – |
| Hausse de la lacticodéshydrogénase sanguine | 1 (< 1) | – | 3 (2) | – |
| Hausse de la phosphatase alcaline sanguine | – | – | 2 (1) | – |
| Métabolisme et nutrition | ||||
| Anorexie | 8 (5) | – | 5 (3) | – |
| Hyperglycémie | 3 (2) | – | 2 (1) | – |
| Hypokaliémie | 2 (1) | – | 1 (< 1) | – |
| Diabète | 2 (1) | – | - | – |
| Goutte | – | – | 2 (1) | – |
| Appareil locomoteur et tissus conjonctifs | ||||
| Arthralgie* | 13 (8) | – | 20 (12) | – |
| Myalgie* | 12 (7) | – | 17 (10) | – |
| Dorsalgie | 8 (5) | – | 12 (7) | – |
| Douleur aux extrémités* | 2 (1) | – | 11 (7) | – |
| Douleur aux os | 5 (3) | – | 7 (4) | – |
| Douleur aux épaules | 2 (1) | – | 5 (3) | – |
| Douleur à l’aine | 2 (1) | – | 4 (2) | – |
| Douleur musculosquelettique | 3 (2) | – | 1 (< 1) | – |
| Douleur au cou | 1 (< 1) | – | 2 (1) | – |
| Douleur au flanc | – | – | 2 (1) | – |
| Spasmes musculaires | – | – | 2 (1) | – |
| Faiblesse musculaire | – | – | 2 (1) | – |
| Tumeurs bénignes, malignes ou non spécifiées (y compris kystes ou polypes) | ||||
| Douleur liée au cancer | 1 (< 1) | – | 2 (1) | – |
| Système nerveux | ||||
| Troubles sensoriels | 40 (24) | 2 (1) | 38 (23) | 3 (2) |
| Céphalées | 8 (5) | – | 9 (5) | – |
| Étourdissements | 6 (4) | – | 3 (2) | – |
| Insomnie | 5 (3) | – | 4 (2) | – |
| Dysgueusie | 2 (1) | – | 1 (< 1) | – |
| Vertige | 1 (< 1) | 2 (1) | ||
| Syncope | 2 (1) | – | – | – |
| Appareil ou système | Incidence |
|---|
Observation N = 167 | Rituxan N = 166 |
|---|
| Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | |
|---|---|---|---|---|
| Psychiatrie | ||||
| Anxiété | 6 (4) | – | 6 (4) | – |
| Dépression | 4 (2) | – | 4 (2) | – |
| Troubles de l’humeur | 1 (< 1) | – | 2 (1) | – |
| Systèmes rénal et urinaire | ||||
| Dysurie | 3 (2) | – | 4 (2) | – |
| Pollakiurie | 1 (< 1) | – | 4 (2) | – |
| Néphrolithiase | 2 (1) | – | 1 (< 1) | – |
| Nycturie | 1 (< 1) | – | 2 (1) | – |
| Hématurie | - | – | 2 (1) | – |
| Coliques rénales | - | – | 2 (1) | – |
| Incontinence urinaire | 2 (1) | – | - | – |
| Seins et appareil reproducteur | ||||
| Aménorrhée | - | – | 2 (1) | – |
| Douleur aux testicules | 2 (1) | – | – | – |
| Systèmes respiratoire, thoracique et médiastinal | ||||
| Toux* | 15 (9) | – | 22 (13) | 2 (1) |
| Dyspnée | 7 (4) | – | 5 (3) | – |
| Dyspnée d’effort | 2 (1) | – | 4 (2) | – |
| Rhinite allergique | 2 (1) | – | 2 (1) | – |
| Congestion nasale | – | – | 3 (2) | – |
| Douleur au pharyngolarynx | – | – | 3 (2) | – |
| Trouble pulmonaire | – | – | 2 (1) | – |
| Épanchement pleural | 2 (1) | – | - | – |
| Douleur pleurétique | – | – | 2 (1) | – |
| Peau et annexes cutanées | ||||
| Alopécie | 12 (7) | – | 12 (7) | 3 (2) |
| Éruptions cutanées | 11 (7) | – | 10 (6) | – |
| Hyperhidrose | 10 (6) | 2 (1) | 7 (4) | – |
| Sueurs nocturnes | 10 (6) | – | 6 (4) | – |
| Prurit | 6 (4) | – | 6 (4) | – |
| Trouble cutané | 4 (2) | – | 3 (2) | – |
| Éruptions prurigineuses | 3 (2) | – | 3 (2) | – |
| Trouble unguéal | 2 (1) | – | 2 (1) | – |
| Dermatite | 1 (< 1) | 2 (1) | ||
| Psoriasis | 3 (2) | – | – | – |
| Éruptions érythémateuses | 1 (< 1) | – | 2 (1) | – |
| Œdème périorbitaire | 2 (1) | – | – | – |
| Système vasculaire | ||||
| Bouffées vasomotrices* | 3 (2) | – | 7 (4) | – |
| Hémorragie | 3 (2) | – | 3 (2) | – |
| Appareil ou système | Incidence |
|---|
Observation N = 167 | Rituxan N = 166 |
|---|
| Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | Grades 1 à 4 N (%) | Grade 3 ou 4 N (%) | |
|---|---|---|---|---|
| Hypertension | 3 (2) | 2 (1) | 3 (2) | 3 (2) |
| Lymphœdème | – | – | 2 (1) | – |
* Manifestations indésirables (grades 1 à 4) signalées à une incidence plus élevée (différence ≥ 2 %) dans le groupe recevant Rituxan en traitement d’entretien par rapport au groupe en observation et pouvant donc être associées à Rituxan.
# Manifestations indésirables (grade 3 ou 4) signalées à une incidence plus élevée (différence ≥ 2 %) dans le groupe recevant Rituxan en traitement d’entretien par rapport au groupe en observation et pouvant donc être associées à Rituxan.
Rituxan en association avec une chimiothérapie dans le traitement du LNH et de la LLC
Les réactions indésirables figurant dans le tableau ci-dessous ont été observées chez des patients recevant Rituxan dans des essais cliniques contrôlés, en plus des réactions notées pendant la monothérapie ou le traitement d’entretien et/ou à une fréquence plus élevée : 202 patients atteints d’un lymphome diffus à grandes cellules B (LDGCB) traités par le protocole R-CHOP; 234 patients et 162 patients atteints d’un lymphome folliculaire et traités par les protocoles R-CHOP et R-CVP, respectivement; 397 patients atteints de leucémie lymphoïde chronique (LLC), n’ayant jamais été traités auparavant, et 274 patients traités auparavant, auxquels Rituxan a été administré en association avec la fludarabine et le cyclophosphamide (R-FC) (voir la section 14 ÉTUDES CLINIQUES pour plus de détails).
Tableau 9 Résumé des réactions indésirables graves observées chez des patients recevant les protocoles R-CHOP (LDGCB; N = 202), R-CHOP (lymphome folliculaire; N = 234), R-CVP (lymphome folliculaire; N = 162) et R-FC (LLC jamais traitée; N = 397, LLC déjà traitée; N = 274)
| Appareil ou système | Très fréquentes (≥ 10 %) | Fréquentes (≥ 1 % à < 10 %) |
| Infections et infestations | bronchite | bronchite aiguë, sinusite, hépatite B* |
| Systèmes sanguin et lymphatique | neutropénie# neutropénie fébrile thrombopénie | pancytopénie granulocytopénie |
| Peau et annexes cutanées | alopécie | problèmes cutanés |
| Organisme entier et point de perfusion | fatigue, tremblements |
* Inclut réactivation et infection primaire; fréquence fondée sur les résultats du schéma R-FC chez les patients atteints de LLC, préalablement traités. La fréquence indiquée était fondée uniquement sur les réactions graves, définies dans les essais cliniques comme des réactions de grade ≥ 3 selon les critères de toxicité courante du NCI.
Seule la fréquence la plus élevée signalée dans les essais est indiquée.
# Neutropénie prolongée ou survenue tardivement après la fin du traitement complet par R-FC dans des cas de LLC jamais traitée, ou de LLC réfractaire/récidivante.
Rituxan en association avec une chimiothérapie CVP
Les données qui suivent reposent sur les 321 sujets d’un essai clinique avec randomisation de phase III qui a comparé Rituxan en association avec un protocole CVP (R-CVP) à ce protocole seul (162 sous R-CVP, 159 sous CVP). Les différences entre les groupes de traitement relativement à la nature et à l’incidence des manifestations indésirables étaient expliquées en majeure partie par les manifestations indésirables habituellement liées à l’administration de Rituxan en monothérapie.
Tableau 10 Résumé des manifestations indésirables (toutes intensités confondues) signalées chez ≥ 1 % des 321 patients des 2 groupes de traitement (CVP ou R-CVP)
| Incidence | |||||||
|---|---|---|---|---|---|---|---|
CVP N = 159 | R-CVP N = 162 | ||||||
| Appareil ou système | N (%) | N (%) | |||||
| Systèmes sanguin et lymphatique | |||||||
| Neutropénie | 3 (1,9) | 13 (8,0) | |||||
| Anémie SAP | 4 (2,5) | 4 (2,5) | |||||
| Leucopénie SAP | – | 2 (1,2) | |||||
| Adénopathie | 2 (1,3) | – | |||||
| Appareil cardiaque | |||||||
| Palpitations | 2 (1,3) | 2 (1,2) | |||||
| Tachycardie SAP | 1 (0,6) | 2 (1,2) | |||||
| Oreille et labyrinthe | |||||||
| Otalgie | 3 (1,9) | 4 (2,5) | |||||
| Acouphènes | 1 (0,6) | 2 (1,2) | |||||
| Vertige | 2 (1,3) | – | |||||
| Ophtalmologie | |||||||
| Vision trouble | 4 (2,5) | 5 (3,1) | |||||
| Douleur à l’œil | 1 (0,6) | 4 (2,5) | |||||
| Sécheresse oculaire SAP | 1 (0,6) | 2 (1,2) | |||||
| Irritation de l’œil | 2 (1,3) | 1 (0,6) | |||||
| Appareil digestif | |||||||
| Nausées | 56 (35,2) | 55 (24,0) | |||||
| Constipation | 43 (27,0) | 42 (25,9) | |||||
| Douleur abdominale SAP | 21 (13,2) | 23 (14,2) | |||||
| Vomissements SAP | 25 (15,7) | 19 (11,7) | |||||
| Dyspepsie | 16 (10,1) | 23 (14,2) | |||||
| Diarrhée SAP | 19 (11,9) | 19 (11,7) | |||||
| Douleur abdominale haute | 10 (6,3) | 11 (6,8) | |||||
| Stomatite | 11 (6,9) | 7 (4,3) | |||||
| Douleur buccale | 3 (1,9) | 9 (5,6) | |||||
| Distension abdominale | 3 (1,9) | 4 (2,5) | |||||
| Malaise abdominal | 2 (1,3) | 4 (2,5) | |||||
| Flatulence | 2 (1,3) | 4 (2,5) | |||||
| Ulcère de la bouche | 3 (1,9) | 3 (1,9) | |||||
| Ascite | 3 (1,9) | 1 (0,6) | |||||
| Incidence |
|---|
CVP N = 159 | R-CVP N = 162 |
|---|
| Appareil ou système | N (%) | N (%) |
|---|---|---|
| Gastrite SAP | 1 (0,6) | 3 (1,9) |
| Douleur abdominale basse | 2 (1,3) | 1 (0,6) |
| Stomatite aphteuse | 1 (0,6) | 2 (1,2) |
| Reflux gastro-œsophagien (RGO) pathologique | 1 (0,6) | 2 (1,2) |
| Hémorragie rectale | 2 (1,3) | 1 (0,6) |
| Mal de dents | 2 (1,3) | 1 (0,6) |
| Dysphagie | – | 2 (1,2) |
| Hypoesthésie buccale | – | 2 (1,2) |
| Selles molles | 2 (1,3) | – |
| Ulcère de la langue | 2 (1,3) | – |
| Organisme entier et point de perfusion | ||
| Fatigue | 39 (24,5) | 38 (23,5) |
| Pyrexie | 14 (8,8) | 21 (13,0) |
| Asthénie | 14 (8,8) | 8 (4,9) |
| Léthargie | 9 (5,7) | 12 (7,4) |
| Syndrome pseudo-grippal | 7 (4,4) | 13 (8,0) |
| Raideur | 3 (1,9) | 16 (9,9) |
| Douleur SAP | 5 (3,1) | 12 (7,4) |
| Douleur thoracique | 5 (3,1) | 11 (6,8) |
| Oppression thoracique | 2 (1,3) | 11 (6,8) |
| Œdème périphérique | 8 (5,0) | 5 (3,1) |
| Inflammation des muqueuses SAP | 4 (2,5) | 5 (3,1) |
| Douleur à l’aisselle | 4 (2,5) | – |
| Bouffées vasomotrices | 1 (0,6) | 2 (1,2) |
| Malaise | 1 (0,6) | 2 (1,2) |
| Malaise thoracique | – | 2 (1,2) |
| Hyperpyrexie | – | 2 (1,2) |
| Système immunitaire | ||
| Hypersensibilité SAP | 1 (0,6) | 5 (3,1) |
| Allergies saisonnières | 1 (0,6) | 2 (1,2) |
| Infections et infestations | ||
| Rhinopharyngite | 11 (6,9) | 15 (9,3) |
| Infection des voies respiratoires supérieures SAP | 9 (5,7) | 4 (2,5) |
| Infection des voies urinaires SAP | 6 (3,8) | 6 (3,7) |
| Herpès simplex | 4 (2,5) | 4 (2,5) |
| Pneumonie SAP | 2 (1,3) | 6 (3,7) |
| Infection des voies respiratoires inférieures SAP | 1 (0,6) | 6 (3,7) |
| Grippe | 4 (2,5) | 2 (1,2) |
| Pharyngite | 3 (1,9) | 1 (0,6) |
| Infection virale SAP | – | 4 (2,5) |
| Gastro-entérite virale SAP | 1 (0,6) | 2 (1,2) |
| Zona | 2 (1,3) | 1 (0,6) |
| Candidose buccale | 1 (0,6) | 2 (1,2) |
| Incidence |
|---|
CVP N = 159 | R-CVP N = 162 |
|---|
| Appareil ou système | N (%) | N (%) |
|---|---|---|
| Abcès dentaire | 2 (1,3) | 1 (0,6) |
| Infection SAP | – | 2 (1,2) |
| Sepsie neutropénique | 2 (1,3) | – |
| Infection des voies respiratoires SAP | – | 2 (1,2) |
| Sinusite SAP | 2 (1,3) | – |
| Lésions, empoisonnement et complications lors d’interventions | ||
| Excoriation | 3 (1,9) | 1 (0,6) |
| Entorse | 2 (1,3) | 1 (0,6) |
| Épreuves de laboratoire | ||
| Gain de poids | 2 (1,3) | 6 (3,7) |
| Amaigrissement | 4 (2,5) | 3 (1,9) |
| Glycémie accrue | 2 (1,3) | – |
| Taux accru de lacticodéshydrogénase | 2 (1,3) | – |
| Métabolisme et nutrition | ||
| Anorexie | 5 (3,1) | 2 (1,2) |
| Hausse de l’appétit SAP | 2 (1,3) | 2 (1,2) |
| Hyperglycémie SAP | – | 2 (1,2) |
| Appareil locomoteur et tissus conjonctifs | ||
| Dorsalgie | 16 (10,1) | 13 (8,0) |
| Arthralgie | 11 (6,9) | 14 (8,6) |
| Douleur aux extrémités | 9 (5,7) | 10 (6,2) |
| Myalgie | 7 (4,4) | 9 (5,6) |
| Crampe musculaire | 3 (1,9) | 10 (6,2) |
| Douleur aux os | 5 (3,1) | 5 (3,1) |
| Douleur à l’aine | 5 (3,1) | 2 (1,2) |
| Douleur à la mâchoire | 3 (1,9) | 4 (2,5) |
| Douleur au cou | 6 (3,8) | – |
| Douleur à la paroi thoracique | 2 (1,3) | 3 (1,9) |
| Enflure des articulations | 3 (1,9) | 2 (1,2) |
| Douleur aux fesses | 2 (1,3) | – |
| Douleur faciale | – | 2 (1,2) |
| Système nerveux | ||
| Céphalées | 30 (18,9) | 29 (17,9) |
| Neuropathie périphérique SAP | 25 (15,7) | 30 (18,5) |
| Paresthésie | 25 (15,7) | 28 (17,3) |
| Hypoesthésie | 11 (6,9) | 14 (8,6) |
| Étourdissements | 13 (8,2) | 9 (5,6) |
| Dysgueusie | 8 (5,0) | 11 (6,8) |
| Neuropathie périphérique sensorielle | 5 (3,1) | 1 (0,6) |
| Polyneuropathie SAP | 3 (1,9) | 2 (1,2) |
| Neuropathie SAP | 2 (1,3) | 2 (1,2) |
| Parosmie | 4 (2,5) | – |
| Incidence |
|---|
CVP N = 159 | R-CVP N = 162 |
|---|
| Appareil ou système | N (%) | N (%) |
|---|---|---|
| Dysphonie | 2 (1,3) | 1 (0,6) |
| Hyperesthésie | 1 (0,6) | 2 (1,2) |
| Paresthésie buccale | – | 3 (1,9) |
| Tremblements | 1 (0,6) | 2 (1,2) |
| Sensation de brûlure SAP | – | 2 (1,2) |
| Céphalées sinusales | 2 (1,3) | – |
| Psychiatrie | ||
| Insomnie | 16 (10,1) | 20 (12,3) |
| Dépression | 7 (4,4) | 4 (2,5) |
| Anxiété | 4 (2,5) | 3 (1,9) |
| Troubles de l’humeur SAP | 1 (0,6) | 3 (1,9) |
| Troubles du sommeil SAP | 1 (0,6) | 2 (1,2) |
| Irritabilité | – | 2 (1,2) |
| Systèmes rénal et urinaire | ||
| Dysurie | 4 (2,5) | 2 (1,2) |
| Pollakiurie | 2 (1,3) | 4 (2,5) |
| Mictions urgentes | 2 (1,3) | 3 (1,9) |
| Cystite SAP | 2 (1,3) | 2 (1,2) |
| Hématurie | – | 2 (1,2) |
| Insuffisance rénale aiguë | – | 2 (1,2) |
| Rétention urinaire | – | 2 (1,2) |
| Seins et appareil reproducteur | ||
| Douleur au sein | 1 (0,6) | 2 (1,2) |
| Hémorragie vaginale | 2 (1,3) | 1 (0,6) |
| Aménorrhée SAP | – | 2 (1,2) |
| Systèmes respiratoire, thoracique et médiastinal | ||
| Toux | 8 (5,0) | 25 (15,4) |
| Douleur au pharyngolarynx | 15 (9,4) | 17 (10,5) |
| Dyspnée | 9 (5,7) | 14 (8,6) |
| Bronchite SAP | 3 (1,9) | 6 (3,7) |
| Congestion nasale | 3 (1,9) | 4 (2,5) |
| Irritation de la gorge | – | 6 (3,7) |
| Asthme SAP | 3 (1,9) | 1 (0,6) |
| Dyspnée d’effort | 3 (1,9) | 1 (0,6) |
| Épanchement pleural | 2 (1,3) | 2 (1,2) |
| Rhinite SAP | 3 (1,9) | 1 (0,6) |
| Resserrement de la gorge | – | 4 (2,5) |
| Bronchospasme SAP | – | 3 (1,9) |
| Hoquet | 2 (1,3) | 1 (0,6) |
| Enrouement | 2 (1,3) | 1 (0,6) |
| Toux grasse | 1 (0,6) | 2 (1,2) |
| Congestion des voies respiratoires | 1 (0,6) | 2 (1,2) |
| Incidence |
|---|
CVP N = 159 | R-CVP N = 162 |
|---|
| Appareil ou système | N (%) | N (%) |
|---|---|---|
| Respiration sifflante | 1 (0,6) | 2 (1,2) |
| Douleur aux sinus | 2 (1,3) | – |
| Peau et annexes cutanées | ||
| Alopécie | 21 (13,2) | 22 (13,6) |
| Éruptions cutanées SAP | 7 (4,4) | 22 (13,6) |
| Prurit | 1 (0,6) | 15 (9,3) |
| Sueurs nocturnes | 8 (5,0) | 5 (3,1) |
| Sueurs excessives | 5 (3,1) | 6 (3,7) |
| Urticaire SAP | – | 9 (5,6) |
| Érythème | – | 5 (3,1) |
| Acné SAP | – | 4 (2,5) |
| Sécheresse de la peau | 1 (0,6) | 3 (1,9) |
| Hypotrichose | 1 (0,6) | 3 (1,9) |
| Éruptions cutanées généralisées | 2 (1,3) | 2 (1,2) |
| Contusions | 2 (1,3) | 1 (0,6) |
| Psoriasis | 2 (1,3) | 1 (0,6) |
| Éruptions prurigineuses | 1 (0,6) | 2 (1,2) |
| Lésions cutanées SAP | – | 3 (1,9) |
| Douleur cutanée | 2 (1,3) | – |
| Système vasculaire | ||
| Bouffées vasomotrices | 4 (2,5) | 21 (13,0) |
| Hypertension SAP | 3 (1,9) | 8 (4,9) |
| Hypotension SAP | 1 (0,6) | 6 (3,7) |
| Lymphœdème SAP | 2 (1,3) | – |
| Phlébite SAP | – | 2 (1,2) |
SAP = sans autre précision
Rituxan en association avec une chimiothérapie CHOP
Le tableau suivant indique toutes les manifestations indésirables de grades 3 et 4, y compris les infections de grade 2, qui ont été signalées chez au moins 1 % des patients dans l’un ou l’autre des groupes de traitement (CHOP et Rituxan plus CHOP [R-CHOP]), au cours d’un essai clinique avec randomisation de phase III parmi toute la population admissible à l’analyse de l’innocuité (n = 398). Les manifestations indésirables ont été cotées d’après les critères de toxicités courantes de l’Institut national du cancer du Canada.
Tableau 11 Résumé des manifestations indésirables de grade 3 ou 4 (y compris les infections de grade 2) signalées chez ≥ 1 % des 398 patients des 2 groupes de traitement (CHOP ou R-CHOP)
| Incidence | ||||||||
|---|---|---|---|---|---|---|---|---|
| Manifestations indésirables de grade 3 ou 4 (y compris les infections de grade 2) | CHOP N = 196 | R-CHOP N = 202 | ||||||
| N (%) | N (%) | |||||||
| Appareil ou système | 148 (75,5) | 164 (81,2) | ||||||
| Systèmes sanguin et lymphatique | ||||||||
| Neutropénie fébrile# | 47 (24,0) | 46 (22,8) | ||||||
| Neutropénie | 10 (5,1) | 11 (5,4) | ||||||
| Anémie | 10 (5,1) | 9 (4,5) | ||||||
| Pancytopénie | 2 (1,0) | 2 (1,0) | ||||||
| Thrombopénie | 2 (1,0) | 2 (1,0) | ||||||
| Appareil cardiaque | ||||||||
| Insuffisance cardiaque | 11 (5,6) | 9 (4,5) | ||||||
| Fibrillation auriculaire* | 1 (0,5) | 5 (2,5) | ||||||
| Œdème pulmonaire | 2 (1,0) | 4 (2,0) | ||||||
| Tachycardie | 1 (0,5) | 3 (1,5) | ||||||
| Cardiomyopathie | 3 (1,5) | – | ||||||
| Dysfonction ventriculaire gauche | 2 (1,0) | – | ||||||
| Système endocrinien | ||||||||
| Diabète mal maîtrisé | 4 (2,0) | 2 (1,0) | ||||||
| Appareil digestif | ||||||||
| Vomissements | 13 (6,6) | 8 (4,0) | ||||||
| Douleur abdominale* | 9 (4,6) | 13 (6,4) | ||||||
| Constipation | 8 (4,1) | 6 (3,0) | ||||||
| Nausées | 9 (4,6) | 4 (2,0) | ||||||
| Diarrhée | 5 (2,6) | 5 (2,5) | ||||||
| Trouble gastro-intestinal | 3 (1,5) | 2 (1,0) | ||||||
| Douleur abdominale haute | 2 (1,0) | – | ||||||
| Dysphagie | 2 (1,0) | – | ||||||
| Gastrite | 2 (1,0) | – | ||||||
| Iléus paralytique | 2 (1,0) | – | ||||||
| Méléna | 2 (1,0) | – | ||||||
| Organisme entier et point de perfusion | ||||||||
| Pyrexie | 34 (17,3) | 26 (12,9) | ||||||
| Fatigue | 14 (7,1) | 9 (4,5) | ||||||
| Détérioration générale de l’état physique | 10 (5,1) | 10 (5,0) | ||||||
| Inflammation des muqueuses | 5 (2,6) | 8 (4,0) | ||||||
| Tremblements* | 2 (1,0) | 7 (3,5) | ||||||
| Douleur thoracique | 4 (2,0) | 4 (2,0) | ||||||
| Syndrome pseudo-grippal | 3 (1,5) | 4 (2,0) | ||||||
| Chute | 4 (2,0) | 3 (1,5) | ||||||
| Malaise | 4 (2,0) | 2 (1,0) | ||||||
| Incidence |
|---|
| Manifestations indésirables de grade 3 ou 4 (y compris les infections de grade 2) | CHOP N = 196 | R-CHOP N = 202 |
|---|
| N (%) | N (%) | |
|---|---|---|
| Insuffisance de plusieurs organes | 4 (2,0) | 2 (1,0) |
| Asthénie | 1 (0,5) | 4 (2,0) |
| Œdème des membres inférieurs | 1 (0,5) | 4 (2,0) |
| Œdème | – | 3 (1,5) |
| Ulcère | 2 (1,0) | 1 (0,5) |
| Troubles hépatobiliaires | ||
| Cholestase | 1 (0,5) | 3 (1,5) |
| Infections et infestations | ||
| Bronchite* | 16 (8,2) | 24 (11,9) |
| Infection urinaire | 18 (9,2) | 20 (9,9) |
| Pneumonie | 15 (7,7) | 11 (5,4) |
| Sepsie | 7 (3,6) | 4 (2,0) |
| Choc septique | 7 (3,6) | 4 (2,0) |
| Zona* | 3 (1,5) | 8 (4,0) |
| Infection de l’implant | 5 (2,6) | 4 (2,0) |
| Septicémie staphylococcique | 3 (1,5) | 5 (2,5) |
| Surinfection pulmonaire | 4 (2,0) | 5 (2,5) |
| Bronchite aiguë* | 1 (0,5) | 5 (2,5) |
| Infection pulmonaire | 4 (2,0) | 2 (1,0) |
| Sinusite* | – | 5 (2,5) |
| Herpès simplex | 3 (1,5) | 3 (1,5) |
| Amygdalite | 3 (1,5) | 3 (1,5) |
| Infection | 3 (1,5) | 2 (1,0) |
| Rhinopharyngite | 3 (1,5) | 2 (1,0) |
| Cystite | 2 (1,0) | 1 (0,5) |
| Érésipèle | 2 (1,0) | 1 (0,5) |
| Gastro-entérite à Helicobacter | 2 (1,0) | – |
| Septicémie à Escherichia | 2 (1,0) | – |
| Infection dentaire | 2 (1,0) | – |
| Lésions et empoisonnement | ||
| Fracture du col du fémur | 2 (1,0) | 2 (1,0) |
| Épreuves de laboratoire | ||
| Anomalie concernant la fraction d’éjection | 4 (2,0) | 4 (2,0) |
| Hémocultures positives | 4 (2,0) | 1 (0,5) |
| Métabolisme et nutrition | ||
| Anorexie | 5 (2,6) | 4 (2,0) |
| Déshydratation | 2 (1,0) | – |
| Hyperglycémie | 2 (1,0) | – |
| Appareil locomoteur, tissus conjonctifs et système osseux | ||
| Dorsalgie* | 2 (1,0) | 5 (2,5) |
| Névralgie sciatique | 2 (1,0) | 2 (1,0) |
| Système nerveux |
| Incidence |
|---|
| Manifestations indésirables de grade 3 ou 4 (y compris les infections de grade 2) | CHOP N = 196 | R-CHOP N = 202 |
|---|
| N (%) | N (%) | |
|---|---|---|
| Paresthésie | 2 (1,0) | 5 (2,5) |
| Étourdissements (sauf vertige) | 3 (1,5) | 2 (1,0) |
| Accident vasculaire cérébral | 1 (0,5) | 3 (1,5) |
| Polyneuropathie | 2 (1,0) | 2 (1,0) |
| Baisse du niveau de conscience | 2 (1,0) | – |
| Psychiatrie | ||
| Confusion | 5 (2,6) | – |
| Dépression | 2 (1,0) | 2 (1,0) |
| Systèmes rénal et urinaire | ||
| Coliques rénales | 2 (1,0) | 2 (1,0) |
| Rétention urinaire | 2 (1,0) | 1 (0,5) |
| Insuffisance rénale | 2 (1,0) | – |
| Systèmes respiratoire, thoracique et médiastinal | ||
| Dyspnée* | 7 (3,6) | 18 (8,9) |
| Toux | 7 (3,6) | 8 (4,0) |
| Rhinite | 5 (2,6) | 2 (1,0) |
| Rhinorrhée | 4 (2,0) | 1 (0,5) |
| Peau et annexes cutanées | ||
| Prurit | 3 (1,5) | 3 (1,5) |
| Système vasculaire | ||
| Thrombose veineuse profonde dans un membre | 6 (3,1) | 6 (3,0) |
| Hypotension | 3 (1,5) | 5 (2,5) |
| Hypertension* | 1 (0,5) | 5 (2,5) |
| Embolie pulmonaire | 3 (1,5) | 2 (1,0) |
| Thrombose veineuse | 1 (0,5) | 4 (2,0) |
| Ischémie périphérique | 2 (1,0) | – |
| Phlébite | 2 (1,0) | – |
* Manifestations indésirables signalées à une incidence plus élevée (différence ≥ 2 %) dans le groupe R-CHOP par rapport au groupe CHOP et pouvant donc être associées à R-CHOP.
# Neutropénie fébrile telle que signalée par les investigateurs : fièvre et neutropénie avec ou sans infection documentée (voir plus bas à la sous-section Infections).
Les manifestations indésirables suivantes ont également été signalées, mais à une incidence similaire (différence < 2 % entre les groupes) ou moindre dans les groupes recevant Rituxan par rapport aux groupes témoins : hématotoxicité, infection neutropénique, infection urinaire, choc septique, surinfection pulmonaire, infection autour d’un implant, septicémie staphylococcique, infection pulmonaire, rhinorrhée, œdème pulmonaire, insuffisance cardiaque, troubles sensoriels, thrombose veineuse, inflammation des muqueuses sans autre précision, syndrome pseudo-grippal, œdème des membres inférieurs, anomalie de la fraction d’éjection, pyrexie, détérioration générale de la santé physique, chute, insuffisance multi-organique, thrombose veineuse profonde dans un membre, culture sanguine positive, anorexie, diabète mal maîtrisé.
Le profil d’innocuité de Rituxan en association avec d’autres protocoles de chimiothérapie (p. ex. MCP, CHVP-IFN) est semblable au profil d’innocuité des associations de Rituxan et des protocoles CVP, CHOP ou FC dans des populations équivalentes.
Rituxan en association avec une chimiothérapie FC
Le tableau suivant présente toutes les manifestations indésirables cliniques de grade 3 ou 4 et les manifestations indésirables graves rapportées à raison d’une différence ≥ 2 % quant à leur fréquence entre les groupes de traitement (R-FC et FC) lors des études ML17102 et BO17072. Les manifestations indésirables de grades 1 et 2 et la lymphocytopénie de grade 4 n’ont pas été retenues dans le cadre de l’étude ML17102. Un total de 550 MIG survenues chez 344 patients ont été rapportées dans les deux groupes de l’analyse principale de l’étude ML17102. Comme prévu, les infections et les infestations (15 % avec FC vs 18 % avec R-FC) et les troubles des systèmes sanguin et lymphatique (11 % avec FC vs 17 % avec R-FC) ont été rapportés plus souvent dans le groupe dont le traitement était à base de Rituxan. Un cas de tuberculose a été répertorié en tant que manifestation indésirable dans le groupe RFC. D’après les résultats mis à jour sur la survie globale (analyse définitive) de l’étude ML17102 recueillis après une période médiane d’observation de 66,4 mois (données sur un suivi additionnel de quatre ans après celui de l’analyse principale), le profil d’innocuité du rituximab en association au schéma FC est resté inchangé comparativement à celui rapporté au moment de l’analyse principale.
Tableau 12 Résumé des manifestations indésirables de grade 3 ou 4 et des manifestations indésirables graves, dont la différence d’incidence était ≥ 2 % entre le groupe R-FC et le groupe FC
| Incidence | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
ML17102 (LLC non traitée auparavant**) | BO17072 (LLC traitée auparavant) | ||||||||||||||||
FC N = 396 | R-FC N = 397 | FC N = 272 | FC N = 274 | ||||||||||||||
| N (%) | N (%) | N (%) | N (%) | ||||||||||||||
| Toute manifestation indésirable de grade 3 ou 4* | |||||||||||||||||
| Systèmes sanguin et lymphatique | |||||||||||||||||
| Neutropénie | 75 (18,9) | 119 (30,0) | 108 (39,7) | 116 (42,3) | |||||||||||||
| Leucopénie | 46 (11,6) | 93 (23,4) | – | – | |||||||||||||
| Thrombopénie | 39 (9,8) | 26 (6,5) | – | – | |||||||||||||
| Neutropénie fébrile | 22 (5,6) | 37 (9,3) | 32 (11,8) | 40 (14,6) | |||||||||||||
| Anémie | 26 (6,6) | 16 (4,0) | – | – | |||||||||||||
| Pancytopénie | 5 (1,3) | 13 (3,3) | – | – | |||||||||||||
| Granulocytopénie | 12 (4,4) | 18 (6,6) | |||||||||||||||
| Organisme entier et point d’injection | |||||||||||||||||
| Pyrexie | 21 (5,3) | 12 (3,0) | – | – | |||||||||||||
| Infections et infestations | |||||||||||||||||
| Hépatite B | – | – | – | 6 (2,2) | |||||||||||||
| Incidence |
|---|
ML17102 (LLC non traitée auparavant**) | BO17072 (LLC traitée auparavant) |
|---|
FC N = 396 | R-FC N = 397 | FC N = 272 | FC N = 274 |
|---|
| N (%) | N (%) | N (%) | N (%) | |
|---|---|---|---|---|
| Toute manifestation indésirable grave* | ||||
| Systèmes sanguin et lymphatique | ||||
| Neutropénie fébrile | 22 (5,6) | 30 (7,6) | 21 (7,7) | 29 (10,6) |
| Anémie | – | – | 11 (4,0) | 3 (1,1) |
* Les manifestations indésirables de grades 1 et 2 et la lymphocytopénie de grade 4 n’ont pas été retenues dans le cadre de l’étude ML17102.
**Analyse principale : durée d’observation médiane de 20,7 mois
Tableau 13 Résumé des manifestations indésirables de grade 3 ou 4 et des décès selon le stade de Binet lors de l’étude ML17102 (analyse principale : durée d’observation médiane de 20,7 mois)
| Stade de Binet | FC | R-FC |
|---|---|---|
| Incidence globale | 246 (62 %) | 304 (77 %) |
| Stade A de Binet | ||
| N | 20 | 18 |
| Nombre total de patients ayant présenté au moins 1 MI (%) | 14 (70 %) | 13 (72 %) |
| Décès (%) | 3 (15 %) | 1 (6 %) |
| Stade B de Binet | ||
| N | 253 | 256 |
| Nombre total de patients ayant présenté au moins 1 MI (%) | 144 (57 %) | 189 (74 %) |
| Décès (%) | 32 (13 %) | 13 (5 %) |
| Stade C de Binet | ||
| N | 122 | 123 |
| Nombre total de patients ayant présenté au moins 1 MI (%) | 87 (71 %) | 102 (83 %) |
| Décès (%) | 12 (10 %) | 19 (15 %) |
D’après l’analyse des sous-groupes des stades de Binet, les taux de MI de grade 3 ou 4 étaient légèrement accrus entre le stade B de Binet et le stade C de Binet dans les deux groupes de l’étude ML17102. Dans le sous-groupe du stade A de Binet, aucune différence n’a été notée quant à l’incidence des MI de grade 3 ou 4 entre les groupes FC et R-FC. Chez les patients aux stades B et C de Binet, les taux de MI de grade 3 ou 4 étaient plus élevés dans le groupe R-FC que dans le groupe FC. Des résultats similaires ont été observés pour les MIG.
Tableau 14 Résumé des manifestations indésirables de grade 3 ou 4 et des MI mortelles selon le stade de Binet lors de l’étude BO17072
| Stade de Binet | FC | R-FC |
|---|---|---|
| Stade A de Binet | ||
| N | 31 | 24 |
| Nombre total de patients ayant présenté au moins 1 MI de grade 3/4 (%) | 20 (65 %) | 18 (75 %) |
| MI mortelles (%) | 4 (13 %) | 4 (17 %) |
| Stade B de Binet | ||
| N | 157 | 164 |
| Nombre total de patients ayant présenté au moins 1 MI de grade 3/4 (%) | 109 (69 %) | 127 (77 %) |
| MI mortelles (%) | 12 (8 %) | 16 (10 %) |
| Stade C de Binet | ||
| N | 84 | 86 |
| Nombre total de patients ayant présenté au moins 1 MI de grade 3/4 (%) | 71 (85 %) | 74 (86 %) |
| MI mortelles (%) | 10 (12 %) | 16 (19 %) |
Tableau 15 Résumé des manifestations indésirables de grade 3 ou 4 et des décès selon l’âge lors de l’étude ML17102 (analyse principale : durée d’observation médiane de 20,7 mois)
| Âge (ans) | FC | R-FC |
| < 65 | ||
| N | 280 | 275 |
| Nombre total de patients ayant présenté au moins 1 MI (%) | 168 (60 %) | 203 (74 %) |
| Décès (%) | 31 (11 %) | 26 (9 %) |
| ≥ 65 à ≤ 70 | ||
| n | 91 | 90 |
| Nombre total de patients ayant présenté au moins 1 MI (%) | 59 (65 %) | 72 (80 %) |
| Décès (%) | 15 (16 %) | 6 (7 %) |
| > 70 | ||
| n | 25 | 32 |
| Nombre total de patients ayant présenté au moins 1 MI (%) | 19 (76 %) | 29 (91 %) |
| Décès (%) | 1 (4 %) | 1 (3 %) |
D’après l’analyse des sous-groupes d’âge de l’étude ML17102, les MI de grade 3 ou 4 tendaient à augmenter avec l’âge après 65 ans, notamment chez ceux âgés de > 70 ans; plus de MI ont été observées dans le groupe R-FC que dans le groupe FC. Des résultats similaires ont été observés pour les MIG.
Tableau 16 Résumé des manifestations indésirables de grade 3 ou 4 et des MI mortelles selon l’âge lors de l’étude BO17072
| Âge (ans) | FC | R-FC |
| < 65 | ||
| N | 159 | 154 |
| Nombre total de patients ayant présenté au moins 1 MI de grade 3/4 (%) | 105 (66 %) | 109 (71 %) |
| MI mortelles (%) | 12 (8 %) | 5 (3 %) |
| ≥ 65 à ≤ 70 | ||
| N | 68 | 74 |
| Nombre total de patients ayant présenté au moins 1 MI de grade 3/4 (%) | 53 (78 %) | 67 (91 %) |
| MI mortelles (%) | 6 (9 %) | 19 (26 %) |
| > 70 | ||
| N | 45 | 46 |
| Nombre total de patients ayant présenté au moins 1 MI de grade 3/4 (%) | 42 (93 %) | 43 (93 %) |
| MI mortelles (%) | 8 (18 %) | 12 (26 %) |
Information supplémentaire sur certaines réactions indésirables graves
Réactions liées à la perfusion
Traitement d’entretien (LNH) sur une période maximale de 2 ans
Des signes et symptômes sans gravité touchant l’organisme entier et évoquant une réaction liée à la perfusion ont été signalés chez 41 % des patients (principalement de l’asthénie, une pyrexie, un syndrome pseudo-grippal et de la douleur); des signes et symptômes sans gravité de troubles immunitaires ont été notés chez 7 % des patients (hypersensibilité). Moins de 1 % des patients ont signalé des réactions graves liées à la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Manifestations liées à la perfusion ou à l’administration).
Traitement d’association (R-CVP dans le traitement du LNH; R-CHOP dans le traitement du LDGCB; R-FC dans le traitement de la LLC)
Jusqu’à 12 % des patients ont signalé une réaction grave liée à la perfusion durant le premier cycle de traitement par Rituxan en association avec une chimiothérapie. L’incidence de ces réactions était tombée en dessous de 1 % au huitième cycle de traitement. Les signes et symptômes correspondaient à ceux observés pendant la monothérapie (voir 7 MISES EN GARDE ET PRÉCAUTIONS), mais incluaient aussi une dyspepsie, des éruptions cutanées, une hypertension, une tachycardie et des signes de syndrome de lyse tumorale. On a également signalé des cas isolés d’infarctus du myocarde, de fibrillation auriculaire, d’œdème pulmonaire et de thrombopénie aiguë réversible durant le traitement par le schéma R-CHOP.
Infections
Traitement d’entretien (LNH) sur une période maximale de 2 ans
La proportion de patients ayant présenté des infections de grades 1 à 4 était de 26 % dans le groupe en observation et de 47 % dans le groupe Rituxan, avec des infections de grade 3 ou 4 chez 2 % des patients en observation et 11 % de ceux recevant le traitement d’entretien par Rituxan. Les infections graves signalées chez au moins 1 % des patients du groupe Rituxan étaient la pneumonie (2 %), l’infection des voies respiratoires (2 %), l’infection fébrile (1 %) et le zona (1 %). Dans une grande partie des infections signalées (quel qu’en soit le grade), l’agent infectieux n’a été ni spécifié ni isolé. Toutefois, lorsqu’un agent infectieux a été spécifié, les agents sous-jacents les plus souvent signalés étaient bactériens (observation : 2 %, Rituxan : 11 %), viraux (observation : 8 %, Rituxan : 11 %) et fongiques (observation : 3 %, Rituxan : 4 %). Il n’y a eu aucune toxicité cumulative en ce qui a trait aux infections signalées au cours de la période d’entretien de 2 ans.
Les données de l’essai clinique de phase III tenaient compte de 2 cas de LEMP mortelle survenue chez des patients atteints de LNH après la progression de la maladie et une reprise du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Traitement d’association (R-CVP dans le traitement du LNH; R-CHOP dans le traitement du LDGCB; R-FC dans le traitement de la LLC)
Dans l’étude sur le protocole R-CVP, la proportion globale de patients présentant une infection ou une infestation durant le traitement ou au cours des 28 jours suivants était comparable dans les groupes de traitement (R-CVP, 33 %; CVP, 32 %). Les infections les plus fréquentes touchaient les voies respiratoires supérieures et ont été signalées par 12,3 % des patients sous R-CVP et 16,4 % de ceux sous CVP; dans la plupart des cas, il s’agissait d’une rhinopharyngite. Des infections graves ont été constatées chez 4,3 % des patients sous R-CVP et 4,4 % de ceux sous CVP. Aucune infection menaçant la vie du patient n’a été signalée pendant cette étude.
Dans l’étude sur le protocole R-CHOP, l’incidence globale des infections de grades 2 à 4 était de 45,5 % dans le groupe R-CHOP et de 42,3 % dans le groupe CHOP. Les infections fongiques de grades 2 à 4 étaient plus fréquentes dans le groupe recevant le protocole R-CHOP (4,5 % versus 2,6 % dans le groupe CHOP); cette différence était attribuable à une incidence plus élevée d’infections à Candida localisées pendant la période de traitement. L’incidence du zona de grades 2 à 4, y compris le zona ophtalmique, était plus élevée dans le groupe R-CHOP (4,5 %) que dans le groupe CHOP (1,5 %); 7 des 9 cas notés dans le groupe R-CHOP sont survenus pendant la phase de traitement [20, 61]. La proportion de patients atteints d’infections et/ou de neutropénie fébrile de grades 2 à 4 était de 55,4 % dans le groupe R-CHOP et de 51,5 % dans le groupe CHOP. La neutropénie fébrile (c.-à-d. sans rapport d’infection concomitante documentée) a été signalée uniquement pendant la période de traitement chez 20,8 % des patients du groupe recevant le protocole R-CHOP et 15,3 % des patients recevant le protocole CHOP.
Parmi les patients atteints de LLC, l’incidence globale des infections de grade 3 ou 4 durant le traitement ainsi que 28 jours après la fin du traitement à l’étude était comparable entre les groupes de traitement, autant chez les patients n’ayant jamais reçu de traitement auparavant (18 % avec R-FC, 17 % avec FC) que chez les patients déjà traités (19 % avec R-FC, 18 % avec FC). L’incidence de l’infection par l’hépatite B de grade 3 ou 4 (réactivation ou infection primaire) était de 2 % avec le schéma R-FC vs 0 % avec le schéma FC.
Manifestations hématologiques
Traitement d’entretien (LNH) sur une période maximale de 2 ans
Il s’est produit une leucopénie (tous grades) chez 26 % des patients en observation et chez 32 % des patients du groupe Rituxan ainsi qu’une neutropénie chez 14 % des patients en observation et chez 25 % des patients sous Rituxan. L’incidence de leucopénie de grade 3 ou 4 (observation : 2 %, Rituxan : 5 %) et de neutropénie de grade 3 ou 4 (observation : 5 %, Rituxan : 11 %) était plus élevée dans le groupe Rituxan que dans le groupe en observation. L’incidence de thrombopénie de grade 3 ou 4 (observation : 1 %, Rituxan : < 1 %) était faible. Chez environ la moitié des patients sur lesquels on disposait de données sur le rétablissement des cellules B après la fin du traitement d’induction par Rituxan, il a fallu 12 mois ou plus avant que les cellules B ne reviennent à des valeurs normales.
Traitement d’association (R-CVP dans le traitement du LNH; R-CHOP dans le traitement du LDGCB; R-FC dans le traitement de la LLC)
Neutropénie grave (grade 3 ou 4) en tant que manifestation indésirable : on a noté une incidence plus élevée des cas de neutropénie de grade 3 ou 4 dans le groupe recevant Rituxan en comparaison avec le groupe recevant une chimiothérapie. Dans l’étude sur le protocole R-CVP, l’incidence de la neutropénie était de 24 % dans le groupe R-CVP versus 14 % dans le groupe CVP. Ces résultats d’analyses de laboratoire ont été signalés en tant que manifestations indésirables et ont nécessité une intervention médicale chez 3,1 % des patients du groupe R-CVP et 0,6 % des patients du groupe CVP. L’incidence plus élevée de neutropénie dans le groupe R-CVP n’a pas été associée à une incidence plus élevée d’infections et d’infestations. Dans l’étude sur le protocole R-CHOP, l’incidence de la neutropénie grave était de 97 % dans le groupe R-CHOP versus 88 % dans le groupe CHOP. Chez les patients atteints de LLC n’ayant jamais reçu de traitement auparavant, la neutropénie de grade 3/4 a été rapportée en tant que manifestation indésirable chez 30 % des patients du groupe R-FC et chez 19 % des patients du groupe FC. Chez les patients atteints de LLC déjà traitée auparavant, l’incidence de la neutropénie de grade 3/4 en tant que manifestation indésirable était légèrement plus élevée dans le groupe R-FC (42 %) que dans le groupe FC (40 %).
Leucopénie grave (grade 3 ou 4) en tant que manifestation indésirable : dans l’étude R-CHOP, l’incidence de la leucopénie grave était de 88 % dans le groupe R-CHOP versus 79 % dans le groupe CHOP. Dans les cas de LLC n’ayant jamais été traités, un plus grand nombre de patients sous R-FC ont éprouvé une leucopénie de grade 3 ou 4 (23 %) comme manifestation indésirable, comparativement à ceux recevant le schéma FC (12 %). Parmi les patients atteints de LLC déjà traitée auparavant, l’incidence globale de la leucopénie de grade 3/4 en tant que manifestation indésirable était comparable entre les groupes de traitement (4 % avec R-FC, 3 % avec FC).
Des études portant sur la LLC jamais traitée et sur la LLC réfractaire/récidivante ont permis de montrer que certains cas de neutropénie étaient prolongés ou d’apparition tardive après le traitement dans le groupe Rituxan associé au schéma FC.
Anémie et thrombopénie graves (grade 3 ou 4), en tant que manifestation indésirable : aucune différence pertinente n’a été notée entre les groupes de traitement quant à l’anémie ou la thrombopénie de grade 3 ou 4. Dans l’étude sur le protocole R-CVP, l’incidence de l’anémie était de 0,6 % dans le groupe R-CVP versus 1,9 % dans le groupe CVP. L’incidence de thrombopénie était de 1,2 % dans le groupe R-CVP versus 0 % dans le groupe CVP. Dans l’étude sur le protocole R-CHOP, l’incidence de l’anémie était de 14 % dans le groupe R-CHOP versus 19 % dans le groupe CHOP. L’incidence de la thrombopénie était de 15 % dans le groupe R-CHOP et de 16 % dans le groupe CHOP. Le délai de normalisation de toutes les valeurs hématologiques a été similaire dans les 2 groupes. Lors de l’étude sur le traitement de première intention de la LLC, l’anémie de grade 3/4 a été rapportée chez 4 % des patients traités par le schéma R-FC comparativement à 7 % des patients ayant reçu le schéma FC; la thrombopénie de grade 3/4 a été rapportée chez 7 % des patients du groupe R-FC comparativement à 10 % des patients du groupe FC. Lors de l’étude sur la LLC jamais traitée auparavant, les manifestations indésirables comprenant l’anémie de grade 3/4 ont été rapportées chez 12 % des patients traités par le schéma R-FC comparativement à 13 % des patients ayant reçu le schéma FC; la thrombopénie de grade 3/4 a été rapportée chez 11 % des patients du groupe R-FC comparativement à 9 % des patients du groupe FC.
Manifestations cardiovasculaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Traitement d’entretien (LNH) sur une période maximale de 2 ans
L’incidence de troubles cardiaques de grade 3 ou 4 était comparable dans les 2 groupes de traitement (observation : 5 %, Rituxan : 7 %). Les manifestations cardiaques suivantes ont été signalées comme manifestations indésirables graves chez < 1 % des patients en observation et chez 3 % des patients sous Rituxan : fibrillation auriculaire (1 %), infarctus du myocarde (1 %), insuffisance ventriculaire gauche (< 1 %), ischémie myocardique (< 1 %).
Traitement d’association (R-CVP dans le traitement du LNH; R-CHOP dans le traitement du LDGCB; R-FC dans le traitement de la LLC)
Dans l’étude sur le protocole R-CVP, l’incidence globale des manifestations cardiaques dans la population de l’analyse de l’innocuité était faible (R-CVP, 4 %; CVP, 5 %), sans différence pertinente entre les groupes de traitement.
L’incidence des arythmies de grade 3 ou 4, principalement des arythmies supraventriculaires comme une tachycardie et un flutter ou une fibrillation auriculaires, était plus élevée dans le groupe R-CHOP (14 patients; 6,9 %) que dans le groupe CHOP (3 patients; 1,5 %). Toutes ces arythmies se sont produites durant la perfusion ou étaient associées à des affections prédisposantes telles que fièvre, infection, infarctus aigu du myocarde ou trouble respiratoire et cardiovasculaire préexistant (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Il n’y avait pas de différence entre les 2 groupes en ce qui concerne l’incidence d’autres manifestations cardiaques de grade 3 ou 4, notamment insuffisance cardiaque, infarctus du myocarde et accidents coronariens.
Chez les patients atteints de LLC, l’incidence globale des troubles cardiaques de grades 3 et 4 était faible, que ce soit chez les patients n’ayant jamais été traités auparavant (4 % avec R-FC vs 3 % avec FC) ou chez les patients traités auparavant (4 % avec R-FC vs 4 % avec FC).
Taux d’IgG
Traitement d’entretien (LNH) sur une période maximale de 2 ans
Après le traitement d’induction, les taux médians d’IgG se situaient sous la limite inférieure de la normale (LIN) (< 7 g/l) dans le groupe en observation comme dans le groupe Rituxan. Dans le groupe en observation, le taux médian d’IgG est ensuite remonté à un niveau supérieur à la LIN, tandis qu’il est resté constant avec le traitement par Rituxan. La proportion de patients ayant des taux d’IgG inférieurs à la LIN était d’environ 60 % dans le groupe Rituxan pendant la période de traitement de 2 ans, tandis que cette proportion avait baissé dans le groupe en observation (36 % après 2 ans).
Manifestations neurologiques
Traitement d’association (R-CVP dans le traitement du LNH; R-CHOP dans le traitement du LDGCB; R-FC dans le traitement de la LLC)
Au cours de la phase de traitement, 2 % des patients du groupe R-CHOP, tous présentant des facteurs de risque cardiovasculaire, ont subi des accidents vasculaires cérébraux de nature thromboembolique durant le premier cycle de traitement. L’incidence d’autres accidents thromboemboliques était la même dans les 2 groupes. Par contre, 1,5 % des patients du groupe CHOP ont présenté des manifestations vasculaires cérébrales durant la période de suivi.
Chez les patients atteints de LLC, l’incidence globale des troubles du système nerveux de grades 3 et 4 était faible, aussi bien chez les patients n’ayant jamais été traités auparavant (4 % avec R-FC vs 4 % avec FC) que chez les patients traités auparavant (3 % avec R-FC vs 3 % avec FC).
Manifestations pulmonaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Trois manifestations pulmonaires ont été signalées en association temporelle avec la perfusion de Rituxan en monothérapie : bronchospasme aigu lié à la perfusion, bronchiolite oblitérante et pneumonite aiguë survenant 1 à 4 semaines après la perfusion de Rituxan. La bronchiolite oblitérante était associée à des symptômes pulmonaires évolutifs et s’est soldée par un décès plusieurs mois après la dernière perfusion de Rituxan. On ignore s’il est sécuritaire de reprendre ou de continuer l’administration de Rituxan chez des patients atteints de pneumonite ou de bronchiolite oblitérante.
Cancers
Traitement d’association (R-CVP dans le traitement du LNH; R-CHOP dans le traitement du LDGCB; R-FC dans le traitement de la LLC)
Lors de l’étude sur la LLC jamais traitée auparavant, l’incidence des cancers suivant l’exposition à Rituxan était de 4,5 % comparativement à 3,8 % chez les patients jamais exposés à Rituxan.
Rituxan en association avec une chimiothérapie FC
Le tableau suivant présente toutes les manifestations indésirables cliniques graves rapportées chez ≥ 1 % des patients quel que soit le groupe de traitement (R-FC et FC) lors des études ML17102 et BO17072. Les manifestations indésirables de grades 1 et 2 et la lymphocytopénie de grade 4 n’ont pas été retenues dans le cadre de l’étude ML17102.
Tableau 17 Résumé des manifestations indésirables graves survenues à une incidence ≥ 1 %
| Incidence | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
ML17102# (LLC non traitée auparavant***) | BO17072 (LLC traitée auparavant) | |||||||||
FC N = 396 | R-FC N = 397 | FC N = 272 | R-FC N = 274 | |||||||
| N (%) | N (%) | N (%) | N (%) | |||||||
| Systèmes sanguin et lymphatique* | ||||||||||
| Neutropénie fébrile | 22 (6) | 30 (8) | 21 (8) | 29 (11) | ||||||
| Anémie | 9 (2) | 6 (2) | 11 (4) | 3 (1) | ||||||
| Anémie hémolytique auto-immune | 5 (2) | 2 (< 1) | ||||||||
| Anémie hémolytique | 3 (1) | 2 (< 1) | ||||||||
| Leucopénie | 3 (< 1) | 9 (2) | 1 (< 1) | 3 (1) | ||||||
| Neutropénie | 3 (< 1) | 8 (2) | 7 (3) | 8 (3) | ||||||
| Thrombopénie | 5 (1) | 6 (2) | ||||||||
| Thrombopénie auto-immune | 4 (1) | 2 (< 1) | ||||||||
| Pancytopénie | 3 (< 1) | 6 (2) | 5** (2) | 5 (2) | ||||||
| Aplasie médullaire fébrile | 2 (< 1) | 3 (1) | ||||||||
| Infections et infestations | ||||||||||
| Pneumonie | 20 (5) | 18 (5) | 18 (7) | 15 (5) | ||||||
| Incidence |
|---|
ML17102# (LLC non traitée auparavant***) | BO17072 (LLC traitée auparavant) |
|---|
FC N = 396 | R-FC N = 397 | FC N = 272 | R-FC N = 274 |
|---|
| N (%) | N (%) | N (%) | N (%) | |
|---|---|---|---|---|
| Zona | 6 (2) | 8 (2) | 3 (1) | 1 (< 1) |
| Sepsie | 8 (2) | 5 (1) | 3 (1) | 4 (1) |
| Bronchite | 5 (1) | 5 (1) | 2 (< 1) | 6 (2) |
| Infection | 2 (< 1) | 5 (1) | ||
| Sinusite | 1 (< 1) | 4 (1) | ||
| Choc septicémique | 2 (< 1) | 5 (2) | ||
| Sepsie neutropénique | 4 (1) | 2 (< 1) | ||
| Hépatite B | 0 | 5 (2) | ||
| Infection des voies respiratoires | 3 (1) | 2 (< 1) | ||
| Pneumonie à Pneumocystis jiroveci | 3 (1) | 1 (< 1) | ||
| Organisme entier et point d’injection | ||||
| Pyrexie | 20 (5) | 18 (5) | 9 (3) | 14 (5) |
| Appareil cardiaque | ||||
| Angine de poitrine | 2 (< 1) | 5 (1) | ||
| Appareil digestif | ||||
| Diarrhée | 2 (< 1) | 5 (1) | ||
| Vomissements | 3 (1) | 1 (< 1) | ||
| Tumeurs bénignes, malignes et non spécifiées (y compris kystes et polypes) | ||||
| Carcinome épidermoïde de la peau | 4** (1) | 1 (< 1) | ||
| Syndrome de lyse tumorale | 3 (1) | 1 (< 1) | ||
| Carcinome basocellulaire | 3 (1) | – |
* La lymphocytopénie de grade 4 n’a pas été retenue dans le cadre de l’étude ML17102.
** Apparition chez un patient avant l’instauration du médicament à l’étude
*** (Analyse principale : durée d’observation médiane de 20,7 mois)
# Les manifestations indésirables de grades 1 et 2 et la lymphocytopénie de grade 4 n’ont pas été retenues dans le cadre de l’étude.
Traitement d’association
Patients âgés (≥ 65 ans) : L’incidence des manifestations indésirables sanguines et lymphatiques de grades 3 et 4 était plus élevée chez les patients âgés (≥ 65 ans) comparativement aux patients plus jeunes atteints de LLC déjà ou jamais traitée auparavant.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Manifestations indésirables peu fréquentes (< 1 %) signalées lors de l’essai clinique MO18264 (et non mentionnées dans la section sur les réactions indésirables en hémato-oncologie)
Infections et infestations : infection urinaire à Escherichia, infection par un herpèsvirus, cystite, folliculite, infection à Haemophilus, infection virale des voies respiratoires supérieures, infection cutanée, amygdalite aiguë, infection liée au cathéter, cellulite, infection par la tubulure centrale, paronychie, pyélonéphrite, candidose cutanée, infection staphylococcique, pharyngite virale, abcès aux extrémités, appendicite, ascaridiose, bronchopneumonie, infection à Campylobacter, infection intestinale à Campylobacter, cystite à Escherichia, infection liée au dispositif médical, endocardite, mycose cutanée, infection gastrique, infection gastro-intestinale, infection à Helicobacter, herpès ophtalmique, impétigo, exacerbation infectieuse de maladie obstructive chronique des voies respiratoires, infection à Klebsiella, laryngite, infection des voies respiratoires inférieures, maladie de Lyme, méningite, infection à Moraxella, infection mycobactérienne, mycose buccale, coqueluche, abcès postopératoire, infection de plaie postopératoire, tuberculose pulmonaire, roséole, salmonellose, infection à Serratia, infection bactérienne cutanée, bactériémie staphylococcique, infection cutanée staphylococcique, bactériémie streptococcique, eczéma marginé, pied d’athlète, trachéite, infection des voies aérodigestives supérieures, vaginite bactérienne, candidose vulvovaginale, mycose vulvovaginale.
Tumeurs bénignes, malignes ou non spécifiées (y compris kystes ou polypes) : cancer du côlon, maladie de Bowen, cancer du sein, syndrome du nævus dysplasique, cancer de la prostate, leucémie myéloïde aiguë, adénocarcinome, hypergammaglobulinémie bénigne monoclonale, lipome, adénocarcinome pulmonaire, méningiome de stade indéterminé, tumeur de la prostate, carcinome cutané neuroendocrinien, cancer de la peau, papillome cutané, carcinome épidermoïde de la peau.
Système nerveux : syndrome du canal carpien, convulsions, accident ischémique transitoire, aphasie, paralysie faciale, maladie de Parkinson, hémorragie sous-arachnoïdienne.
Appareil cardiovasculaire : valvulopathie aortique, arrêt cardiaque, myocardiopathie congestive, extrasystoles ventriculaires.
Systèmes respiratoire, thoracique et médiastinal : douleur oro-pharyngée, dyspnée, apnée du sommeil, hémorragie pulmonaire, rhinorrhée.
Appareil digestif : obstruction intestinale, hernie abdominale, hernie inguinale, hernie ombilicale, polypes du côlon, gastro-œsophagite, perforation jéjunale, hypertrophie de la glande parotide, sigmoïdite.
Appareil locomoteur et tissus conjonctifs : arthralgie, protrusion du disque intervertébral, syndrome de Thibierge et Weissenbach.
Organisme entier et point de perfusion : hyperthermie.
Psychiatrie : dépression, tentative de suicide, trouble anxieux, crise de panique.
Ophtalmologie : conjonctivite, glaucome, maculopathie.
Épreuves de laboratoire : baisse de la numération leucocytaire, hausse de l’aspartate aminotransférase, hausse de la gammaglutamyltransférase.
Système vasculaire : thrombophlébite, thrombose de la veine cave.
Systèmes rénal et urinaire : hydronéphrose.
8.5 Effets indésirables observés après la commercialisation
PRÉPARATION INTRAVEINEUSE
Les données présentées dans cette section proviennent de la monographie distincte de Rituxan i.v.
La fréquence des réactions indésirables mentionnées dans cette section (rares, très rares) est fondée sur l’exposition estimée après la commercialisation du produit et en grande partie sur des données tirées des déclarations non sollicitées.
D’autres cas de réactions graves liées à la perfusion ont été signalés après la commercialisation de Rituxan (voir 7 MISES EN GARDE ET PRÉCAUTIONS). La surveillance continue de l’innocuité de Rituxan après la commercialisation du produit a permis d’observer les réactions indésirables graves suivantes :
Systèmes sanguin et lymphatique
Neutropénie : dans de rares cas, une neutropénie est apparue plus de 4 semaines après la dernière perfusion de Rituxan. Des cas de thrombopénie aiguë réversible, liée à la perfusion, ont été signalés.
Dans le cadre d’études réalisées sur Rituxan après sa commercialisation, chez des patients atteints de macroglobulinémie de Waldenström, des élévations passagères du taux sérique d’IgM ont été observées après le début du traitement et pourraient être associées à une hyperviscosité et à des symptômes apparentés. Le taux d’IgM est habituellement redescendu au moins à sa valeur initiale dans les 4 mois suivant l’administration de Rituxan ou le début du traitement.
Organisme entier
Des cas d’anaphylaxie, de mucosite et de réactions ressemblant à la maladie du sérum ont été signalés rarement.
Appareil cardiovasculaire
De graves manifestations cardiaques, incluant insuffisance cardiaque congestive et infarctus du myocarde, ont été observées, principalement chez des patients ayant déjà subi des troubles cardiaques ou une chimiothérapie cardiotoxique, et elles étaient surtout associées à des réactions liées à la perfusion. De très rares cas de vascularite, principalement cutanée comme la vascularite leucocytoclasique, et d’insuffisance cardiaque mortelle ont été signalés.
Infections et infestations
Une réactivation du VHB, entraînant parfois une hépatite fulminante, une insuffisance hépatique et la mort, a été signalée chez des patients porteurs d’une hémopathie maligne traités par Rituxan. La majorité des patients avaient reçu Rituxan en association avec une chimiothérapie (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
D’autres infections virales graves, soit nouvelles, soit réactivées ou exacerbées, ont été signalées, dont certaines étaient mortelles. La majorité des patients avaient reçu Rituxan en association avec une chimiothérapie ou dans le cadre d’une greffe de cellules souches hématopoïétiques. Des exemples d’infections virales graves seraient des infections causées par des herpèsvirus (cytomégalovirus [CMV], virus varicelle-zona et virus de l’herpès), le virus JC (leucoencéphalopathie multifocale progressive [LEMP]) et le virus de l’hépatite C (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
La progression d’un sarcome de Kaposi préexistant a été observée chez des patients exposés à Rituxan. Ces cas sont survenus dans le cadre d’un traitement pour une indication non approuvée et la majorité de ces patients étaient séropositifs pour le VIH.
On a signalé dans de très rares cas une hausse des infections mortelles liées à un lymphome dû au VIH lorsque Rituxan était utilisé en concomitance avec une chimiothérapie.
Système immunitaire
Une neuropathie paranéoplasique, une encéphalomyélite et une polymyosite ont été signalées en de rares occasions. Autres manifestations indésirables rares : névrite optique, uvéite, vascularite, syndrome ressemblant à la maladie du sérum ou syndrome pseudo-lupique, pleurésie et arthrite. De très rares cas de vascularite généralisée ont été signalés.
Système nerveux
Des cas de neuropathie crânienne avec ou sans neuropathie périphérique ont été rarement observés. Des signes et des symptômes de neuropathie crânienne, comme une diminution importante de l’acuité visuelle, une baisse de l’acuité auditive, une perte d’autres sens et une paralysie du nerf facial, sont survenus à diverses occasions plusieurs mois après la fin du traitement par Rituxan.
Des cas de syndromes d’encéphalopathie postérieure réversible ou de leucoencéphalopathie postérieure réversible ont été signalés. Les signes et les symptômes dont il était question comportaient des troubles visuels, des céphalées, des crises épileptiques et une altération de l’état mental, avec ou sans hypertension associée. Le diagnostic nécessite d’être confirmé par une technique d’imagerie du cerveau. Dans les cas signalés, des facteurs de risque avérés étaient présents, notamment la maladie sous-jacente, l’hypertension, le traitement immunosuppresseur et/ou la chimiothérapie.
Appareil respiratoire
Une insuffisance respiratoire et une infiltration pulmonaire dans le contexte de réactions liées à la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Outre les réactions pulmonaires liées aux perfusions, des cas de pneumopathie interstitielle, dont certains ont eu une issue fatale, ont été signalés; épanchement pleural et pneumonie.
Peau et annexes cutanées
De graves réactions cutanées bulleuses (incluant l’érythrodermie bulleuse avec épidermolyse et le syndrome de Stevens-Johnson) et un pemphigus, parfois mortels, ont été signalés en de rares occasions.
Appareil génito-urinaire
Insuffisance rénale.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude officielle sur les interactions médicamenteuses n’a été menée avec Rituxan. Néanmoins, les données actuelles portent à croire que Rituxan n’a aucun effet sur la pharmacocinétique des agents utilisés en association avec ce produit.
9.4 Interactions médicament-médicament
Aucune étude officielle sur les interactions médicamenteuses n’a été menée avec Rituxan. La tolérabilité de l’administration simultanée ou séquentielle de Rituxan avec des protocoles de chimiothérapie autres que les protocoles CHOP et CVP ou avec des agents susceptibles de causer une déplétion de cellules B normales n’est pas bien définie.
Une insuffisance rénale nécessitant la dialyse a été observée chez des patients recevant l’association Rituxan-cisplatine. Si cette association est prescrite, il faut faire preuve d’une extrême prudence et surveiller étroitement la fonction rénale.
D’après les renseignements obtenus auprès d’un nombre limité de patients atteints de LLC déjà traitée auparavant dans le cadre de l’étude BO17072, l’administration conjointe de Rituxan ne semblait pas avoir d’effet sur la pharmacocinétique de la fludarabine ou du cyclophosphamide.
9.5 Interactions médicament-aliment
Aucune étude officielle sur les interactions médicament-aliment n’a été menée avec Rituxan.
9.6 Interactions médicament-plante médicinale
Aucune étude officielle sur les interactions médicament-plante médicinale n’a été menée avec Rituxan.
9.7 Interactions médicament-épreuves de laboratoire
Aucune étude officielle sur les interactions médicament-épreuve de laboratoire n’a été menée avec Rituxan.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le rituximab se lie de façon spécifique à l’antigène CD20 (antigène de différenciation restreint aux lymphocytes B humains, Bp35), une protéine transmembranaire hydrophobe ayant un poids moléculaire d’environ 35 kDa située sur les lymphocytes pré-B et B matures. Cet antigène est aussi exprimé sur plus de 90 % des lymphomes non hodgkiniens (LNH) de type B, mais on ne le retrouve pas sur les cellules souches hématopoïétiques, ni sur les cellules pro-B, les plasmocytes normaux et les autres tissus sains. L’antigène CD20 régule une ou plusieurs étapes précoces du processus d’activation pour l’initiation du cycle cellulaire et la différenciation cellulaire, et fonctionne vraisemblablement comme un canal calcique. L’antigène CD20 ne se détache pas de la surface cellulaire et n’est pas internalisé après liaison à l’anticorps. On ne retrouve pas d’antigène CD20 libre dans la circulation.
Le domaine Fab du rituximab se lie à l’antigène CD20 présent sur les lymphocytes B, et le domaine Fc recrute des fonctions effectrices immunitaires pour la médiation de la lyse des cellules B in vitro. Les mécanismes possibles de la lyse cellulaire incluent une cytotoxicité dépendant du complément et une cytotoxicité cellulaire dépendant des anticorps. On a montré que l’anticorps déclenchait l’apoptose dans la lignée DHL-4 des lymphomes B humains.
In vitro
L’affinité de liaison de Rituxan pour l’antigène CD20 est environ de 11 x 10-9 M, d’après l’analyse de Scatchard.
L’anticorps Rituxan lié à des cellules CD20 positives se fixe également au composant C1q du complément. La cascade du complément est ainsi activée, causant la lyse de la cellule CD20 cible par une cytotoxicité cellulaire dépendant du complément. L’anticorps déclenche aussi la mort programmée des cellules (apoptose) dans les lignées de lymphomes B humains.
Les études in vitro portent à croire que Rituxan sensibilise les lignées de lymphomes B humains pharmacorésistantes aux effets cytotoxiques de certains agents chimiothérapeutiques. Dans les tissus humains, la fixation de l’antigène CD20 à Rituxan est très restreinte; elle n’a été observée que sur les cellules lymphoïdes dans le thymus, la pulpe blanche de la rate et la majorité des lymphocytes B du sang périphérique et des ganglions lymphatiques.
In vivo
Chez des macaques de Buffon, des doses de 269 mg/m2 ont entraîné des taux plasmatiques élevés de Rituxan (186 à 303 µg/ml) 24 heures après chacune des 4 perfusions; les taux sont demeurés importants pendant 2 semaines après la dernière perfusion. L’administration hebdomadaire de Rituxan par voie intraveineuse à raison de 269 mg/m2 a diminué le nombre de lymphocytes B dans les zones folliculaires et non folliculaires des ganglions lymphatiques chez 50 % des singes traités pendant 4 semaines et chez 67 % des animaux traités pendant 8 semaines. Le nombre de cellules spléniques CD20 positives était réduit de façon marquée après 8 semaines. Chez les animaux ayant reçu des doses moindres d’anticorps par voie intraveineuse, la diminution des cellules B dans la moelle osseuse et les ganglions lymphatiques pouvait atteindre 95 %. Chez ces animaux, l’augmentation des cellules B dans le sang périphérique commençait habituellement 2 semaines après le traitement et prenait fin entre 60 et plus de 90 jours plus tard.
10.2 Pharmacodynamie
Réaction croisée dans les tissus sains : On a observé la fixation du rituximab sur des cellules lymphoïdes dans le thymus, la pulpe blanche de la rate et la majorité des lymphocytes B du sang périphérique et des ganglions lymphatiques. On a observé peu ou pas de fixation de cet anticorps dans les tissus non lymphoïdes examinés.
10.3 Pharmacocinétique
Absorption
Étude BP22333 (SparkThera)
SparkThera était un essai de phase Ib à 2 volets visant à évaluer la pharmacocinétique, l’innocuité et la tolérabilité de Rituxan s.c. chez des patients atteints d’un lymphome folliculaire (LF), dans le cadre d’un traitement d’entretien. Dans le volet 2, Rituxan s.c. a été administré par voie sous-cutanée à une dose fixe de 1400 mg pendant le traitement d’entretien, après au moins 1 cycle d’administration de Rituxan i.v. (375 mg/m2), à des patients atteints d’un LF qui avaient auparavant répondu à la préparation intraveineuse de Rituxan pendant le traitement d’induction.
Les valeurs de la Cmax médiane prédite pour le cycle 2 du traitement d’entretien, basées sur une modélisation de la pharmacocinétique de population, sont présentées au tableau 18.
Tableau 18 SparkThera : Cmax médiane prédite au cycle 2 du traitement d’entretien pour Rituxan s.c. par rapport à Rituxan i.v.
Rituxan s.c. 1400 mg N = 77 | Rituxan i.v. 375 mg/m2 N = 76 | |
|---|---|---|
Cmax médiane prédite (% CV) µg/ml, 1 fois tous les 2 mois | 209 (34,2) | 201 (18,6) |
Cmax médiane prédite (% CV) µg/ml 1 fois tous les 3 mois | 189 (33,2) | 184 (17,9) |
Cmax = concentration sérique maximale; CV = coefficient de variation; i.v. = préparation intraveineuse; s.c. = préparation sous-cutanée
Le Tmax médian après l’administration de la préparation sous-cutanée a été d’environ 3 jours (plage de 2,0 à 4,0 jours), alors qu’il a été atteint à la fin ou vers la fin de la perfusion de la préparation intraveineuse de Rituxan.
Étude BO22334 (SABRINA)
Au cours de l’étude BO22334 (SABRINA), des patients atteints d’un lymphome non hodgkinien folliculaire encore jamais traités ont été affectés au hasard, selon un rapport 1:1, à un traitement par Rituxan s.c. en injection sous-cutanée de 1400 mg (premier cycle de Rituxan i.v. à 375 mg/m2 suivi de 7 cycles de Rituxan s.c.) ou par Rituxan i.v. à 375 mg/m2 (8 cycles) en association avec un maximum de 8 cycles de chimiothérapie CHOP ou CVP toutes les 3 semaines, dans le cadre d’un traitement d’induction (voir aussi 14 ÉTUDES CLINIQUES). Les valeurs (% CV) de la moyenne géométrique de la Cmax du rituximab au cycle 7 de Rituxan i.v. et de Rituxan s.c. ont été de 250,63 (19,01) μg/ml et de 236,82 (29,41) μg/ml, respectivement.
Selon un modèle de pharmacocinétique de population comprenant 403 patients atteints d’un LF qui avaient reçu une dose unique ou des doses multiples de Rituxan s.c. ou de Rituxan i.v. en monothérapie ou en association avec une chimiothérapie, la biodisponibilité absolue de Rituxan s.c. a été estimée à 71 %.
Étude BO25341 (SAWYER)
Au cours de la deuxième partie de l’étude BO25341 (SAWYER), des patients atteints de LLC jamais traitée auparavant ont été affectés au hasard, selon un rapport 1:1, à Rituxan s.c. en injection sous-cutanée de 1600 mg pendant cinq cycles à des intervalles de quatre semaines, après un premier cycle de Rituxan i.v. à 375 mg/m2 ou en injection intraveineuse de Rituxan i.v. à 375 mg/m2 pour le premier cycle puis à 500 mg/m2 pendant cinq cycles à intervalles de quatre semaines, les deux en association à une chimiothérapie (fludarabine et cyclophosphamide [FC]). Au cycle 6, la Cmax du rituximab sérique dans le groupe Rituxan s.c. était inférieure à celle mesurée dans le groupe Rituxan i.v. (à 500 mg/m2 pendant les cycles 2 à 6); les valeurs de la moyenne géométrique (% CV) étaient de 202 (36,1) μg/ml et de 280 (24,6) μg/ml pour Rituxan s.c. et i.v., respectivement; le rapport des moyennes géométriques (Cmax, s.c./Cmax, i.v.) était donc de 0,719 (IC à 90 % : 0,653 à 0,792). Dans le groupe Rituxan s.c., la moyenne géométrique du tmax était d’environ trois jours alors qu’il survenait au moment ou vers la fin de la perfusion dans le groupe Rituxan i.v.
Distribution
Étude BP22333 (SparkThera)
L’objectif principal du volet 2 de SparkThera était de démontrer la non-infériorité en ce qui a trait à la Cmin, évaluée par un test de non-infériorité avec une limite inférieure de 0,8 pour l’intervalle de confiance à 90 % bilatéral autour du rapport des moyennes géométriques prédites de la Cmin pour le traitement d’entretien par Rituxan s.c. et par Rituxan i.v. administré 1 fois tous les 2 mois ou 3 mois. La SSCtau a été évaluée comme paramètre secondaire. Le tableau 19 présente les moyennes géométriques prédites de la Cmin et les moyennes géométriques de la SSCtau de même que leurs rapports des moyennes géométriques et intervalles de confiance à 90 % respectifs.
Tableau 19 Cmin prédite et SSCtau pour Rituxan i.v. comparativement à Rituxan s.c. au cycle 2 du traitement d’entretien (1 fois tous les 2 mois ou 1 fois tous les 3 mois)
| Cmin – moyenne géométrique (q2m) µg/ml (% CV) | Cmin – moyenne géométrique (q3m) µg/ml (% CV) | SSCtau – moyenne géométrique (q2m) µg∙jour/ml (% CV) | SSCtau – moyenne géométrique (q3m) µg∙jour/ml (% CV) | |
Rituxan s.c. 1400 mg n = 77 | 32,2 (74,6) | 12,1 (100) | 5430 (42,7) | 5320 (43) |
Rituxan i.v. 375 mg/m2 n = 76 | 25,9 (52,5) | 10,9 (68) | 4012 (29,9) | 3947 (30,3) |
RMG s.c./i.v. (IC à 90 %) | 1,24 (1,02 à 1,51)a | 1,12 (0,86 à 1,45)a | 1,35 (1,23 à 1,49)b | 1,35 (1,23 à 1,48)b |
a — critère de non-infériorité rempli (limite inférieure de l’IC à 90 % > 0,8)
b — intervalle de confiance non ajusté en fonction de la multiplicité
SSCtau = aire sous la courbe de la concentration sérique pendant l’intervalle posologique; Cmin = concentration sérique minimale; CV = coefficient de variation; IC = intervalle de confiance; q2m = 1 fois tous les 2 mois; q3m = 1 fois tous les 3 mois; RMG = rapport des moyennes géométriques
Étude BO22334 (SABRINA)
Le volet 1 de SABRINA était conçu pour démontrer la non-infériorité en ce qui a trait à la Cmin, évaluée par un test de non-infériorité avec une limite inférieure de 0,8 pour l’IC à 90 % bilatéral autour du rapport des moyennes géométriques observées pour la Cmin s.c./i.v., au cycle 7 du traitement d’induction, pour Rituxan administré en association avec une chimiothérapie (CHOP ou CVP). La SSCtau a été évaluée comme paramètre secondaire. Le tableau 20 présente les moyennes géométriques observées pour la Cmin et les moyennes géométriques de la SSCtau de même que leurs rapports des moyennes géométriques et intervalles de confiance à 90 % respectifs.
Tableau 20 Étude BO22334 (SABRINA) : Cmin (volet 1) et SSCtau (volet 1) observées au cycle 7 du traitement d’induction
| Rituxan i.v. | Rituxan s.c. | RMG s.c./i.v. (IC à 90 %) | ||||||||||||
| N | Moyenne géométrique | CV (%) | N | Moyenne géométrique | CV (%) | |||||||||
Cmin (µg/ml) | 48 | 83,1 | 36,7 | 54 | 134,6 | 43,2 | 1,62 (1,36 à 1,94)a | |||||||
SSCtaua (µg∙jour/ml) | 58 | 2734,2 | 28,03 | 55 | 3778,9 | 33,72 | 1,38 (1,24 à 1,53)b | |||||||
a — critère de non-infériorité rempli (limite inférieure de l’IC à 90 % > 0,8)
b — intervalle de confiance non ajusté en fonction de la multiplicité
RMG = rapport des moyennes géométriques
Effet de la taille corporelle sur l’exposition
Dans l’analyse finale de la pharmacocinétique de population, qui comprenait 403 patients atteints d’un lymphome folliculaire ayant reçu une dose unique ou de multiples doses de Rituxan en monothérapie ou en association avec une chimiothérapie, la taille corporelle (surface corporelle) a été définie comme la covariable principale. La taille corporelle a eu un effet marqué sur les rapports d’exposition voie s.c. à 1400 mg 1 fois toutes les 3 semaines/voie i.v. à 375 mg/m2 1 fois toutes les 3 semaines au cours du cycle 7, les rapports des Cmin étant de 2,25, de 1,65 et de 1,21 chez les patients ayant des surfaces corporelles de 1,4, de 1,9 et de 2,4 m2, respectivement. Les rapports de SSCtau ont été de 1,96, de 1,45 et de 1,09, respectivement. Ces valeurs de surface corporelle correspondent aux valeurs typique (1,9 m2) et extrêmes (1,4 m2 et 2,4 m2) dans l’ensemble des données d’analyse. Des différences d’exposition similaires ont été prédites pour la phase d’entretien.
Étude BO25341 (SAWYER)
Rituxan a été administré à une dose fixe de 1600 mg en injection sous-cutanée dans l’abdomen, à des intervalles de quatre semaines. Un total de 176 patients atteints de LLC CD20+ jamais traitée auparavant ont été répartis aléatoirement selon un rapport 1:1 pour recevoir 6 cycles de Rituxan s.c. (1er cycle de Rituxan i.v. à 375 mg/m2 suivi de 5 cycles de Rituxan s.c.) ou Rituxan i.v. (1er cycle de Rituxan i.v. à 375 mg/m2 suivi de 5 cycles de Rituxan i.v. à 500 mg/m2) en association à un maximum de 6 cycles de chimiothérapie FC administrée toutes les quatre semaines. Les valeurs de la moyenne géométrique de la Cmin au cycle 5 (mesurée avant l’administration de la dose du cycle 6) observées dans la population évaluable pour la pharmacocinétique (n = 134) étaient plus élevées dans le groupe Rituxan s.c. que dans le groupe Rituxan i.v. (97,5 µg/ml vs 61,5 µg/ml, respectivement). De même, les valeurs de la moyenne géométrique de l’SSC au cycle 6 (n = 109) étaient plus élevées dans le groupe Rituxan s.c. que dans le groupe Rituxan i.v. (4088 µg•jour/ml vs 3630 µg•jour/ml, respectivement). Le tableau 21 présente les moyennes géométriques observées pour la Cmin et les moyennes géométriques de la SSCtau de même que le rapport des moyennes géométriques et intervalles de confiance à 90 % respectifs.
Tableau 21 Étude BO25341 (SAWYER) — Cmin observée au cycle 5 et SSCtau au cycle 6 (2e partie)
Rituximab i.v. 500 mg/m2 | Rituximab s.c. 1600 mg | ||
| Paramètre pharmacocinétique | Moyenne géométrique (% CV) | Moyenne géométrique (% CV) | Rapport des moyennes géométriques [IC à 90 %] |
Cmin (µg/ml) au cycle 5 [N] | 61,50 (63,9) [69] | 97,5 (42,6) [65] | 1,53 [1,27–1,85] |
SSCtau (µg•jour/ml) au cycle 6 [N] | 3630 (32,8) [58] | 4088 (34,6) [51] | 1,10 [0,98–1,24] |
Pour obtenir des renseignements sur la préparation intraveineuse, veuillez consulter la monographie distincte de Rituxan i.v.
Populations particulières et états pathologiques
- Enfants : L’âge n’a aucun effet sur la pharmacocinétique du rituximab.
- Personnes âgées : L’âge n’a aucun effet sur la pharmacocinétique du rituximab.
- Sexe : Le sexe des patients n’a aucun effet sur la pharmacocinétique du rituximab.
- Insuffisance hépatique : La pharmacocinétique du rituximab n’a pas été étudiée chez les patients atteints d’insuffisance hépatique.
- Insuffisance rénale : La pharmacocinétique du rituximab n’a pas été étudiée chez les patients atteints d’insuffisance rénale.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver au réfrigérateur (à une température de 2 à 8 °C). Ne pas congeler. Laisser le contenant dans la boîte pour le protéger de la lumière.
Pour des raisons de sécurité microbiologique, le produit doit être utilisé immédiatement. Si l’utilisation n’est pas immédiate, la préparation doit se faire dans des conditions d’asepsie rigoureuses et validées. Pour un produit en cours d’utilisation, l’utilisateur est responsable de la durée et des conditions de conservation avant l’utilisation, qui ne devraient normalement pas dépasser 48 heures à une température de 2 à 8 °C et 8 heures de plus à 30 °C à la lumière du jour diffuse.
La solution Rituxan s.c. (une fois transférée de la fiole à la seringue) est physiquement et chimiquement stable pendant 48 heures à une température de 2 à 8 °C et les 8 heures suivantes à 30 °C à la lumière du jour diffuse.
Incompatibilités
Aucune incompatibilité n’a été observée entre Rituxan s.c. et les seringues de polypropylène ou de polycarbonate et les aiguilles d’injection ou de transfert en acier inoxydable.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Mise au rebut des médicaments inutilisés ou périmés
L’élimination de produits pharmaceutiques dans l’environnement doit être réduite au minimum. Les médicaments ne doivent pas être jetés dans les eaux usées ni dans les ordures ménagères. Utiliser les « systèmes de collecte » locaux, le cas échéant.
Les directives suivantes sur l’utilisation et la mise au rebut des seringues et autres objets médicaux pointus ou tranchants doivent être respectées à la lettre :
- Les aiguilles et les seringues ne doivent jamais être réutilisées.
- Toutes les aiguilles et seringues utilisées doivent être placées dans un contenant pour objets pointus et tranchants (contenant de récupération à l’épreuve des perforations).
Tous les médicaments non utilisés et les déchets médicaux doivent être mis au rebut conformément aux exigences locales.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : rituximab injectable
Nom chimique : anticorps monoclonal chimérique murin-humain. L’anticorps est une immunoglobuline G (IgG1 kappa) dont la région variable des chaînes légères et des chaînes lourdes contient des séquences murines, et la région constante, des séquences humaines.
Formule moléculaire et masse moléculaire : Le poids moléculaire de l’IDEC-C2B8 est évalué à 144 544 Daltons selon le calcul fait à partir de la séquence primaire de sa forme réduite et non glycosylée.
Formule développée : Le rituximab est composé de 2 chaînes lourdes de 451 acides aminés et de 2 chaînes légères de 213 acides aminés (d’après l’analyse de l’ADN complémentaire).
Norme pharmaceutique : reconnue
Caractéristiques du produit
Rituxan est un anticorps monoclonal chimérique murin/humain génétiquement modifié qui se lie spécifiquement à l’antigène transmembranaire CD20 présent à la surface des lymphocytes B normaux et malins.
L’affinité de liaison du rituximab à l’antigène CD20 est d’environ 11 nM d’après l’analyse de Scatchard.
L’anticorps chimérique anti-CD20 est produit par une culture de cellules de mammifère (ovaire de hamster chinois) en suspension dans un milieu nutritif. L’anticorps anti-CD20 est purifié par chromatographie d’affinité et chromatographie sur échangeur d’ions. Le processus de purification comporte des techniques spécifiques d’élimination et d’inactivation virale.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Lymphome non hodgkinien
PRÉPARATION SOUS-CUTANÉE
Lymphome non hodgkinien folliculaire non traité auparavant : étude BO22334 (SABRINA)
Une étude multicentrique internationale de phase III, contrôlée, ouverte, à répartition aléatoire et à 2 volets, a été menée chez des patients atteints d’un lymphome folliculaire non traité auparavant dans le but d’évaluer la non-infériorité du profil pharmacocinétique, de même que l’efficacité et l’innocuité de Rituxan s.c. par rapport à celles de Rituxan i.v., tous 2 administrés en association avec une chimiothérapie CHOP ou CVP suivie du traitement d’entretien par Rituxan.
L’objectif du premier volet était de déterminer si le rituximab à 1400 mg par voie sous-cutanée produisait des Cmin sériques non inférieures à celles obtenues avec le rituximab à 375 mg/m2 par voie intraveineuse, lorsqu’il était administré dans le cadre d’un traitement d’induction toutes les 3 semaines pendant 8 cycles (voir 10 PHARMACOLOGIE CLINIQUE). Le volet 1 s’est déroulé chez des patients atteints d’un lymphome folliculaire CD20 positif de grade 1, 2 ou 3a qui n’avaient jamais été traités (n = 127). Les patients obtenant une réponse à la fin du traitement d’induction ont reçu un traitement d’entretien par la préparation correspondante (injection intraveineuse ou sous-cutanée) ayant été utilisée comme traitement d’induction, toutes les 8 semaines pendant 24 mois.
L’objectif du volet 2 était de recueillir des données supplémentaires sur l’efficacité et l’innocuité de Rituxan s.c., à la dose de 1400 mg par voie sous-cutanée établie dans le volet 1, par rapport à celles de Rituxan i.v. Le volet 2 a été réalisé chez des patients (n = 283) atteints d’un lymphome folliculaire CD20 positif de grade 1, 2 ou 3a qui n’avaient jamais été traités.
Le plan global de l’étude était identique pour le volet 1 et le volet 2. Les patients ont été répartis au hasard dans les 2 groupes de traitement suivants :
- Groupe Rituxan s.c. (n = 205) : Rituxan i.v. au cycle 1, plus 7 cycles de Rituxan s.c. en association avec au plus 8 cycles d’un protocole de chimiothérapie CHOP ou CVP administrés toutes les 3 semaines. Rituxan i.v. a été administré à la dose standard de 375 mg/m2. Rituxan s.c. a été administré par voie sous-cutanée à une dose fixe de 1400 mg. Les patients qui avaient obtenu au moins une réponse partielle (RP) à la fin du traitement d’induction ont commencé un traitement d’entretien par Rituxan s.c. administré 1 fois toutes les 8 semaines pendant une période maximale de 24 mois.
- Groupe Rituxan i.v. (n = 205) : 8 cycles de Rituxan i.v. en association avec au plus 8 cycles d’un protocole de chimiothérapie CHOP ou CVP administrés toutes les 3 semaines. Rituxan i.v. a été administré à la dose standard de 375 mg/m2. Les patients qui avaient obtenu au moins une réponse partielle à la fin du traitement d’induction ont commencé un traitement d’entretien par Rituxan i.v. administré 1 fois toutes les 8 semaines pendant une période maximale de 24 mois.
Le taux de réponse globale (TRG, comprenant la réponse complète [RC], la réponse complète non confirmée [RCnc] et la réponse partielle [RP]) à la fin du traitement d’induction a été calculé à partir de l’évaluation de la réponse par l’investigateur au sein de la population en intention de traiter d’après les données regroupées sur les volets 1 et 2. De plus, le TRG et le taux de réponse complète (TRC, comprenant la RC et la RCnc) à la fin du traitement d’entretien et le délai avant tout événement (survie sans progression [SSP] et survie globale [SG]) ont été analysés. Le tableau 22 présente les résultats relatifs à l’efficacité d’après une durée d’observation médiane d’environ 37 mois.
Tableau 22 Résultats relatifs à l’efficacité de l’étude BO22334 (SABRINA)
Rituxan Préparation intraveineuse n = 205 | Rituxan Préparation sous-cutanée n = 205 | |||||
|---|---|---|---|---|---|---|
| Taux de réponse globale à la fin de la phase d’inductiona | ||||||
| Réponse globale (% [IC à 95 %]) | 84,9 [79,2 à 89,5] | 84,4 [78,7 à 89,1] | ||||
| Taux de réponse complète (% [IC à 95 %]) | 32.2 25,9 à 39,1 | 32,2 25,9 à 39,1 | ||||
| Taux de réponse globale à la fin de la phase d’entretien | ||||||
| Réponse globale (% [IC à 95 %]) | 78,1 [71,3 à 83,9] | 77,9 [71,0 à 83,9] | ||||
| Taux de réponse complète (% [IC à 95 %]) | 56,2 [48,6 à 63,6] | 50,6 [42,9 à 58,3] | ||||
| Survie sans progression | ||||||
Rituxan Préparation intraveineuse n = 205 | Rituxan Préparation sous-cutanée n = 205 | ||||
|---|---|---|---|---|---|
| Nombre de patients ayant présenté une manifestation | 57 (27,8 %) | 50 (24,4 %) | |||
| Rapport des risques instantanés [IC à 95 %] (modèle de Cox non stratifié) | 0,84 [0,57 à 1,23] | ||||
| Survie globale | |||||
| Nombre de patients ayant présenté une manifestation | 20 (9,8 %) | 16 (7,8 %) | |||
| Rapport des risques instantanés [IC à 95 %] (modèle de Cox non stratifié) | 0,81 [0,42; 1,57] | ||||
a Le principal critère d’évaluation de l’efficacité du volet 2 était le TRG à la fin du traitement d’induction, mais ce tableau présente les résultats regroupés définis au préalable. Les taux de réponse reposent sur l’évaluation de l’investigateur Les taux de réponse à la fin du traitement d’entretien concernent les patients qui ont reçu au moins un cycle du traitement d’entretien (n). | |||||
Selon une analyse exploratoire fondée sur une période de suivi médiane de 58 mois, il y avait une tendance semblable pour ce qui est des effets sur la SSP et la SG.
PRÉPARATION INTRAVEINEUSE
Les données présentées dans cette section proviennent de la monographie distincte de Rituxan i.v.
* La durée médiane du délai avant tout événement clinique (survie sans progression [SSP] ou survie globale [SG]) a été calculée par la méthode de Kaplan-Meier (voir le tableau des résultats de l’essai ci-dessous).
Lymphome non hodgkinien folliculaire — traitement initial en association avec un protocole CVP
Dans un essai ouvert, 322 patients atteints d’un LNH de type B, folliculaire ou de faible grade et n’ayant pas été traités auparavant ont été randomisés pour recevoir soit un protocole CVP (cyclophosphamide à 750 mg/m2, vincristine à 1,4 mg/m2 jusqu’à concurrence de 2 mg au jour 1 et prednisolone à 40 mg/m2/jour aux jours 1 à 5) toutes les 3 semaines pendant 8 cycles, soit Rituxan à 375 mg/m2 en association avec le protocole CVP (R-CVP). Rituxan a été administré le premier jour de chaque cycle de traitement. Les résultats sont présentés au tableau 23. En tout, 321 patients (162 sous R-CVP, 159 sous CVP) ont reçu un traitement et été pris en compte dans l’analyse de l’efficacité. Au moment de l’analyse, la durée d’observation médiane était de 42 mois. Comparativement au protocole CVP, l’association R-CVP a donné lieu à une amélioration significative du principal critère d’évaluation, soit le délai avant l’échec du traitement (27 mois vs 6,6 mois, p < 0,0001, test de Mantel-Haenszel). Le risque de connaître un événement signalant l’échec du traitement était réduit de 66 % (IC à 95 % : 55–74 %) avec l’association R-CVP comparativement au protocole CVP seul, selon une analyse de régression avec le modèle de Cox. Le pourcentage de patients n’ayant présenté aucun événement à 36 mois, d’après la méthode de Kaplan-Meier, était de 44 % dans le groupe R-CVP et de 11 % dans le groupe CVP. La proportion de patients ayant une réponse tumorale (réponse complète confirmée ou non, ou réponse partielle) était significativement plus élevée (p < 0,0001; test du chi carré) dans le groupe R-CVP (81 %) que dans le groupe CVP (57 %). La durée de réponse médiane était de 37,7 mois dans le groupe R-CVP et de 13,5 mois dans le groupe CVP (p < 0,0001; test de Mantel-Haenszel). L’analyse de régression avec le modèle de Cox a démontré que, chez les patients répondeurs, le risque de rechute était réduit de 65 % (IC à 95 % : 51–75 %) dans le groupe R-CVP par comparaison avec l’autre groupe.
Le délai avant le décès ou l’instauration d’un nouveau traitement du lymphome était significativement plus long dans le groupe R-CVP (délai non estimable) que dans le groupe CVP (12,3 mois) (p < 0,0001; test de Mantel-Haenszel). L’association R-CVP a prolongé significativement le délai avant la progression de la maladie comparativement au protocole CVP seul (31,9 mois vs 14,5 mois). Au bout de 36 mois, 49 % des patients sous R-CVP et 20 % des patients sous CVP n’avaient présenté ni progression ni rechute et n’étaient pas décédés.
Une analyse ultérieure du paramètre principal et de tous les paramètres secondaires, effectuée avec une durée d’observation médiane d’environ 42 mois, a confirmé le bienfait du protocole R-CVP par rapport au protocole CVP.
Le taux de décès spécifiques à la cause (décès attribuable au lymphome) était significativement plus bas dans le groupe R-CVP que dans le groupe CVP (p = 0,02 avec stratification par centre, test de Mantel-Haenszel; taux d’absence d’événement à 3 ans : 93 % pour le protocole R-CVP vs 85 % pour le protocole CVP).
Comparativement au protocole CVP, l’association R-CVP a produit régulièrement un effet thérapeutique positif dans les sous-groupes suivants : critères du BNLI, âge, sites extraganglionnaires, atteinte de la moelle osseuse, taux de LDH élevé, taux de ß2-microglobuline élevé, index pronostique international, symptômes B, lymphome volumineux, atteinte ganglionnaire et index FLIPI (Follicular Lymphoma International Prognostic Index).
Tableau 23 Lymphome non hodgkinien folliculaire : traitement initial en association avec un protocole CVP
| Plan de l’essai | Posolo-gie | Nombre de sujets | Âge moyen (extrê-mes) | Sexe | Résultats (durée d’observation médiane de 42 mois) | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Essai ouvert, avec randomi-sation, de phase III | CVP1 R-CVP2 | N = 159 N = 162 | 53,9 (29–80) 52,6 (27–79) | H : 85 (53,5 %) F : 74 (46,5 %) M : 88 (54,3 %) F : 74 (45,7 %) | Délai médian avant l’événement (mois) estimé par la méthode de Kaplan-Meier3* | |||||||
| CVP | R-CVP | Valeur p (Mantel-Haenszel)4 | ||||||||||
| Délai médian d’observation (mois) | 41,3 | 42,1 | ||||||||||
| Délai avant l’échec du traitement | 6,6 | 27,0 | < 0,0001 (66 %) | |||||||||
| Délai avant le décès ou la progression de la maladie | 14,5 | 33,6 | < 0,0001 (58 %) | |||||||||
| Survie globale | NA | NA | 0,0700 (38 %) | |||||||||
| Réponse tumorale globale (RC, RCnc, RP)5 | 57 % | 81 % | < 0,00016 (3,2)7 | |||||||||
| Durée de la réponse | 13,5 | 37,7 | < 0,0001 (65 %) | |||||||||
| Plan de l’essai | Posolo-gie | Nombre de sujets | Âge moyen (extrê-mes) | Sexe | Résultats (durée d’observation médiane de 42 mois) | ||||
|---|---|---|---|---|---|---|---|---|---|
| Survie sans maladie | 20,5 | 44,8 | 0,0005 (71 %) | ||||||
| Délai avant le décès ou un nouveau traitement du lymphome | 12,3 | 46,3 | < 0,0001 (63 %) | ||||||
1 CVP = cyclophosphamide (750 mg/m2 i.v. au jour 1), vincristine (1,4 mg/m2 i.v. jusqu’à concurrence de 2 mg au jour 1), prednisolone (40 mg/m2 par voie orale aux jours 1–5) 2 R-CVP = Rituxan (375 mg/m2 i.v., toutes les 3 semaines, au jour 1 du cycle, pendant 8 cycles) plus protocole CVP 3 Selon l’évaluation des investigateurs, toutes les données stratifiées par centre 4 Effet du traitement : pour les paramètres sans événement, les estimations ont été calculées par réduction du risque; pour la réponse tumorale, le rapport de cotes a été utilisé. NA : non atteint puisque les estimations selon la méthode de Kaplan-Meier des taux d’absence d’événement étaient supérieures à 50 % pendant toute la période d’observation de l’étude. 5 Taux de réponse globale calculé en fonction de la réponse tumorale, tel qu’évalué à la fin du traitement de l’essai 6 Test du chi carré 7 Rapport de cotes RC = réponse complète; RCnc = réponse complète non confirmée; RP = réponse partielle; NA = non atteint | |||||||||
Lymphome non hodgkinien folliculaire — traitement d’entretien (cas récidivants et réfractaires, non traités auparavant)
Lymphome non hodgkinien folliculaire avancé non traité auparavant — forte charge tumorale
Lors d’un essai prospectif international de phase III, multicentrique, avec randomisation et ouvert (MO18264), 1193 patients atteints d’un lymphome folliculaire avancé non traité auparavant ont reçu un traitement d’induction (première phase). Au cours de cette phase, on a évalué la réponse des patients atteints de lymphome folliculaire avancé à divers schémas chimiothérapeutiques d’induction comportant Rituxan plus une chimiothérapie : R-CHOP (n = 881), R-CVP (n = 268) ou R-FCM (n = 44), au choix des investigateurs. Le rapport avantage-risque du traitement d’induction par R-FCM n’a pas pu être déterminé en raison du faible de nombre de patients recevant un tel protocole. Les patients qui ont répondu au traitement d’induction (c.-à-d. ceux qui ont obtenu une réponse complète confirmée ou non [RC/RCnc] ou une réponse partielle [RP] à la fin de l’induction; voir le tableau 25) ont été randomisés pour la deuxième phase afin de recevoir soit un traitement d’entretien par Rituxan, soit aucun autre traitement (observation). Tous les patients randomisés ont été traités ou mis en observation pendant 2 ans ou jusqu’à la progression de la maladie, selon la première occurrence.
Tableau 24 Résumé des caractéristiques démographiques et anthropométriques
R-CHOP N = 881 | R-CVP N = 268 | R-FCM N = 44 | |
|---|---|---|---|
| Sexe | |||
| Masculin | 463 (53 %) | 134 (51 %) | 22 (50 %) |
| Féminin | 418 (47 %) | 131 (49 %) | 22 (50 %) |
| Âge | |||
| ≤ 40 ans | 96 (11 %) | 34 (13 %) | 7 (16 %) |
R-CHOP N = 881 | R-CVP N = 268 | R-FCM N = 44 | |
|---|---|---|---|
| 40−50 ans | 194 (22 %) | 42 (16 %) | 16 (36 %) |
| 50−60 ans | 286 (32 %) | 83 (31 %) | 12 (27 %) |
| 60−70 ans | 221 (25 %) | 68 (25 %) | 6 (14 %) |
| > 70 ans | 84 (10 %) | 41 (15 %) | 3 (7 %) |
| Moyenne | 55,4 | 57,0 | 51,3 |
| Écart-type | 11,47 | 12,66 | 10,87 |
| Min.-max. | 22−80 | 22−87 | 29−74 |
| Taille (cm) | |||
| Moyenne | 168,46 | 169,00 | 164,70 |
| Écart type | 9,56 | 10,07 | 9,54 |
| Min.-max. | 141,0−197,0 | 140,0−191,0 | 147,0−185 |
| Poids (kg) | |||
| Moyenne | 73,27 | 76,00 | 73,50 |
| Écart-type | 15,02 | 15,73 | 18,92 |
| Min.-max. | 35,00−143,00 | 43,00−146,00 | 34,00−130,00 |
Au total, 1078 patients ont répondu au traitement d’induction : 35,5 % ont obtenu une réponse complète, 28,3 %, une réponse complète non confirmée et 26,5 %, une réponse partielle. Le tableau ci-dessous présente les réponses pour les schémas R-CHOP et R-CVP.
Tableau 25 Réponse à la fin de la phase d’induction*
R-CHOP (N = 881) | R-CVP (N = 268) | |
| Réponse | 818 (92,8 %) | 227 (84,7 %) |
| RC | 326 (37,0 %) | 77 (28,7 %) |
| RCnc | 267 (30,3 %) | 65 (24,3 %) |
| RP | 225 (25,5) | 85 (31,7 %) |
| Sans réponse1 | 63 (7,2 %) | 41 (15,3 %) |
RC = réponse complète; RCnc = réponse complète non confirmée; RP = réponse partielle
* Les patients traités par R-FCM ne sont pas inclus dans le tableau, car le rapport avantage-risque n’a pas pu être déterminé à cause de leur faible nombre
1 L’absence de réponse correspond à une maladie stable ou évolutive, de même qu’à des sujets non évalués et manquants (c.-à-d. sans évaluation de la réponse).
Après le traitement d’induction, 1018 patients ont été randomisés soit pour recevoir un traitement d’entretien par Rituxan (n = 505), soit pour demeurer en observation (n = 513). Parmi les patients de 65 ans et plus, 123 ont reçu le traitement d’entretien, et 124 étaient en observation. Les caractéristiques au départ et le stade de la maladie des sujets étaient bien équilibrés entre les 2 groupes expérimentaux. Rituxan était administré le jour 1 de chaque cycle de chimiothérapie. Le traitement d’entretien par Rituxan consistait en une perfusion de Rituxan à raison de 375 mg/m2 de surface corporelle tous les 2 mois jusqu’à la progression de la maladie ou à un maximum de 12 perfusions (2 ans).
Après une durée d’observation médiane de 25 mois à partir de la randomisation, le traitement d’entretien par Rituxan a entraîné une amélioration d’après le critère d’analyse principal, la survie sans progression (SSP) obtenue par une évaluation indépendante (valeur p du test de Mantel-Haenszel stratifié < 0,0001; stratification en fonction du traitement d’induction et de la réponse au traitement d’induction), comme le montre la figure 1.
Figure 1 Courbe de Kaplan-Meier de l’évaluation indépendante de la SSP
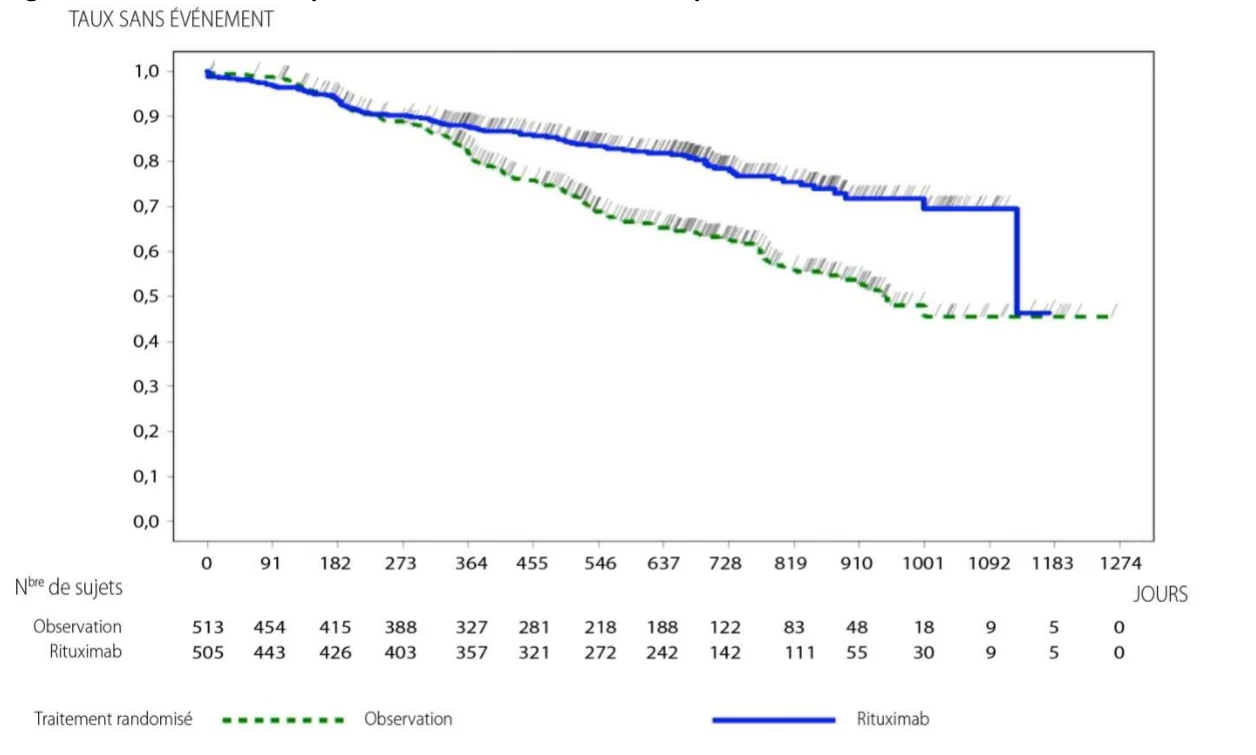
Le traitement d’entretien par Rituxan a prolongé la SSP dans tous les sous-groupes évalués : sexe (masculin, féminin), âge (< 60 ans, ≥ 60 ans), index FLIPI (1, 2 ou 3), traitement d’induction (R-CHOP, R-CVP), sans égard à la qualité de la réponse au traitement d’induction (complète ou partielle). L’interprétation des résultats du traitement d’entretien par Rituxan dans le sous-groupe des patients de plus de 75 ans commande la prudence, vu le faible nombre de sujets concernés.
La différence de survie globale entre les 2 groupes expérimentaux n’était pas concluante. Un suivi plus long est nécessaire pour que les résultats concernant la survie arrivent à maturité.
Lymphome non hodgkinien folliculaire récidivant/réfractaire
Tableau 26 Lymphome non hodgkinien folliculaire récidivant/réfractaire – traitement d’entretien
| Phase d’induction : Aperçu des résultats de l’efficacité – CHOP vs R-CHOP | |||||||||||
| Plan de l’essai | Posologi e | Nbre de sujets | Âge moyen (extrêm es) | Sexe | Résultats (durée d’observation médiane de 50 mois) | ||||||
| Essai prospectif, ouvert, international, multicentrique, de phase III | CHOP3) R-CHOP4) | N = 231 N = 234 | 54,1 (27-78) 54,1 (26-80) | H : 118 (51 %) F : 113 (49 %) H : 107 (46 %) F : 127 (54 %) | CHOP | R-CHOP | RR1) | Valeur p (Mantel Haenszel) | |||
Efficacité principale TRG2) RC2) RP2) | 74 % 16 % 58 % | 87 % 29 % 58 % | ND ND ND | 0,0003 0,0005 0,9449 | |||||||
Efficacité secondaire SG (médiane) SSP (médiane) | NA 20,8 mois | NA 32,2 mois | 31 % 36 % | 0,0267 < 0,0001 | |||||||
RR = réduction du risque; ND = non disponible; NA = non atteint; TRG = taux de réponse globale; RC = réponse complète; RP = réponse partielle; SG = survie globale; SSP = survie sans progression | |||||||||||
| Phase d’entretien : Aperçu des résultats de l’efficacité — Rituxan vs observation (durée d’observation médiane de 47,2 mois) | ||
| Caractéristiques démographiques | Observation | Rituximab |
| Âge moyen (extrêmes) | 54,6 (27–80) | 53,3 (29–76) |
| Sexe | Hommes : 83 (50 %); Femmes : 84 (50 %) | Hommes : 78 (47 %); Femmes : 89 (53 %) |
| Analyses de l’efficacité | Survie sans progression | Survie globale | ||
|---|---|---|---|---|
Observation (N = 167) | Rituximab (N = 167) | Observation (N = 167) | Rituximab (N = 167) | |
| Patients avec manifestation | 124 (74,3 %) | 95 (56,9 %) | 52 (31,1 %) | 37 (22,2 %) |
| Patients sans manifestation1) | 43 (25,7 %) | 72 (43,1 %) | 115 (68,9 %) | 130 (77,8 %) |
| Délai avant la manifestation (jours) | ||||
| Médiane2)* | 476,0 | 1 304,0 | NA | NA |
| IC à 95 % pour la médiane2)* | [375; 632] | [1072; 1605 –] | [–; –] | [ –; –] |
| 25e et 75e percentiles | 203; 1623 | 432; – | 1287; – | 1885 –; – |
| Plage3)* | 20 à 2407 | 19 à 2429 | 127 à 2671 | 50 à 2688 |
| Analyses de l’efficacité | Survie sans progression | Survie globale |
|---|
Observation (N = 167) | Rituximab (N = 167) | Observation (N = 167) | Rituximab (N = 167) | |
|---|---|---|---|---|
| Valeur p (Mantel-Haenszel) | < 0,0001 | 0,0229 | ||
| Rapport des risques instantanés | 0,49 | 0,61 | ||
| IC à 95 % | [0,37; 0,64] | [0,40; 0,94] | ||
| valeur p (test de Wald) | < 0,0001 | 0,0243 | ||
| Mois 12 | ||||
| Patients toujours à risque | 97 | 131 | 155 | 161 |
| Taux d’absence de manifestation | 0,59 | 0,78 | 0,93 | 0,96 |
| IC à 95 % pour ce taux | [0,51; 0,66] | [0,72; 0,85] | [0,90; 0,97] | [0,94; 0,99] |
| Analyse exploratoire | Délai avant le décès ou un nouveau traitement contre le lymphome | Survie sans maladie4) | ||
Observation (N = 167) | Rituximab (N = 167) | Observation (N = 48) | Rituximab (N = 49) | |
| Patients avec manifestation | 112 (67,1 %) | 90 (53,9 %) | 36 (75,0 %) | 27 (55,1 %) |
| Patients sans manifestation1) | 55 (32,9 %) | 77 (46,1 %) | 12 (25,0 %) | 22 (44,9 %) |
| Délai avant la manifestation (jours) | ||||
| Médiane2)* | 659,0 | 1 547,0 | 515,0 | 1 591,0 |
| IC à 95 % pour la médiane2)* | [568; 814] | [1143; 1750] | [450; 751] | [1120; -] |
| 25e et 75e percentiles | 326; 2062 – | 573; – | 331; 1408 | 564; – |
| Plage3) | 36 à 2407 | 27 à 2364 | 78 à 2144 | 76 à 2221 |
| Valeur p (Mantel-Haenszel) | 0,0003 | 0,0014 | ||
| Rapport des risques instantanés | 0,60 | 0,44 | ||
| IC à 95 % | [0,46; 0,80] | [0,26; 0,74] | ||
| valeur p (test de Wald) | 0,0004 | 0,0018 | ||
| Mois 12 | ||||
| Patients toujours à risque | 120 | 137 | 35 | 40 |
| Taux sans manifestation | 0,72 | 0,82 | 0,75 | 0,82 |
| IC à 95 % pour ce taux | [0,66; 0,79] | [0,76; 0,88] | [0,62; 0,87] | [0,71; 0,92] |
NA = non atteint | ||||
Lymphome non hodgkinien folliculaire — traitement d’entretien
Au cours d’un essai prospectif, ouvert, international et multicentrique de phase III, 465 patients atteint d’un LNH folliculaire récidivant ou réfractaire ont été randomisés, dans un premier temps, pour recevoir un traitement d’induction par le protocole CHOP (cyclophosphamide, doxorubicine, vincristine, prednisone; n = 231) ou par l’association Rituxan et le protocole CHOP (R-CHOP, n = 234). Les 2 groupes de traitement étaient bien équilibrés en ce qui a trait aux caractéristiques initiales et au statut de la maladie. Les résultats sont présentés au tableau 27. Dans un deuxième temps, un total de
334 patients ayant obtenu une rémission complète ou partielle après le traitement d’induction ont été randomisés pour recevoir un traitement d’entretien par Rituxan (n = 167) ou être mis en observation (n = 167). Le traitement d’entretien par Rituxan consistait en une seule perfusion de Rituxan à raison de 375 mg/m2 de surface corporelle, administrée tous les 3 mois, jusqu’à la progression de la maladie ou pendant une période maximale de 2 ans.
L’analyse finale de l’efficacité portait sur tous les patients randomisés dans les 2 parties de l’étude. Après une durée d’observation médiane de 50 mois pour les patients randomisés lors de la phase d’induction, le traitement R-CHOP avait significativement amélioré l’issue des patients présentant un LNH folliculaire récidivant ou réfractaire, comparativement au protocole CHOP.
Pour les patients randomisés lors de la phase d’entretien de l’essai, la durée d’observation médiane était de 47,2 mois à partir de la randomisation au traitement d’entretien. Le traitement d’entretien par Rituxan a entraîné une amélioration cliniquement et statistiquement significative du critère d’évaluation principal, la SSP (délai entre la randomisation au traitement d’entretien et la rechute, la progression de la maladie ou le décès), comparativement à l’observation seule (p < 0,0001; test de Mantel-Haenszel). La SSP médiane était de 42,9 mois (plage : 0,6–80,1 mois) dans le groupe recevant le traitement d’entretien par Rituxan, comparativement à 15,7 mois (plage : 0,6–79,4 mois) dans le groupe en observation. Selon une analyse de régression de Cox, le risque de progression de la maladie ou de décès était réduit de 51 % avec le traitement d’entretien par Rituxan comparativement à la mise en observation (IC à 95 % : 36–63 %). Les taux de survie sans progression à 12 mois, estimés selon la méthode de Kaplan-Meier, s’élevaient à 78 % dans le groupe recevant le traitement d’entretien par Rituxan et à 59 % dans le groupe en observation. Une analyse de la survie globale a laissé envisager un bienfait du traitement d’entretien par Rituxan par rapport à la mise en observation (p = 0,0229; test de Mantel-Haenszel). Le seuil de signification pour cette analyse a été établi à 0,001.
Le délai médian avant l’administration d’un nouveau traitement pour le lymphome était significativement plus long avec le traitement d’entretien par Rituxan qu’avec l’observation (50,9 mois [plage : 0,9–77,9 mois] versus 21,7 mois [plage : 1,2–79,4 mois]; p = 0,0003; test de Mantel-Haenszel). Le risque de devoir commencer un nouveau traitement était réduit de 40 % (IC à 95 % : 20–54 %).
Tableau 27 Patients commençant un nouveau traitement pour le lymphome (NTL) ou signalant une progression de la maladie (PM)
Observation (n = 167) | Rituxan (n = 167) | |
| Nombre total de patients signalant un NTL (n) | 85 (100 %) | 56 (100 %) |
| Aucune PM signalée avant l’instauration du NTL | – | 2 (3,6 %) |
PM signalée avant l’instauration du NTL PM signalée pendant la phase d’entretien/observation PM > 3 mois avant le NTL PM ≤ 3 mois avant le NTL PM signalée après la phase d’entretien/observation phase (suivi) PM > 3 mois avant le NTL PM ≤ 3 mois avant le NTL | 85 (100 %) 27 (31,8 %) 54 (63,5 %) 1 (1,2 %) 3 (3,5 %) | 54 (96,4 %) 12 (21,4 %) 30 (53,6 %) 4 (7,2 %) 8 (14,3 %) |
Chez les patients dont la meilleure réponse pendant le traitement d’induction était une RC/RCnc (réponse complète non confirmée), le traitement d’entretien par Rituxan a significativement prolongé le délai médian sans maladie (DSM), comparativement au groupe en observation (52,3 mois [plage :
2,5–73,2 mois] versus 16,9 mois [plage : 2,6–70,7 mois]; p = 0,0014; test de Mantel-Haenszel). Le risque de rechute chez les patients ayant obtenu une réponse incomplète était réduit de 56 % (IC à 95 % : 26–74 %).
Le bienfait du traitement d’entretien par Rituxan a été confirmé dans tous les sous-groupes analysés, indépendamment du traitement d’induction (CHOP ou R-CHOP) ou de la qualité de réponse au traitement d’induction (RC ou RP) (voir Aperçu des essais cliniques). Le traitement d’entretien par Rituxan a significativement prolongé la SSP médiane chez les patients ayant répondu au traitement d’induction par le protocole CHOP (SSP médiane de 36,9 mois [plage : 0,7–80,1 mois] versus 11,6 mois [plage : 0,7–67,5 mois]; p < 0,0001). Le risque de progression de la maladie ou de décès était réduit de 64 % avec le traitement d’entretien par Rituxan comparativement à la mise en observation (IC à 95 % : 46–75 %). Le traitement d’entretien par Rituxan a aussi significativement prolongé la SSP médiane chez les patients ayant répondu au traitement d’induction par R-CHOP (SSP médiane de 51,6 mois [plage : 0,6–77,9 mois] versus 23,1 mois [plage : 1,4–79,4 mois]; p = 0,0273). Le risque de progression de la maladie ou de décès était réduit de 35 % avec le traitement d’entretien par Rituxan, comparativement à la mise en observation (IC à 95 % : 4–55 %). Étant donné que l’analyse par sous-groupes basée sur le traitement d’induction n’avait pas été prédéfinie dans le protocole, il y a lieu d’interpréter les résultats avec prudence.
Le bienfait du traitement d’entretien par Rituxan était uniforme dans tous les sous-groupes testés (sexe [homme ou femme], âge [≤ 60 ans ou > 60 ans], stade [III ou IV], indice fonctionnel de l’OMS [0 vs 1 ou 2], symptômes B [absents vs présents], atteinte de la moelle osseuse [non vs oui], IPI [0–2 vs 3–5], index FLIPI [0–1, 2 vs 3–5], nombre de sites extraganglionnaires [0–1 vs > 1], nombre de sites ganglionnaires [< 5 vs ≥ 5], nombre de traitements antérieurs [1 vs 2], meilleure réponse au traitement antérieur [RC/RP vs inchangé/PM], taux d’hémoglobine [< 12 g/dl vs ≥ 12 g/dl], taux de β2-microglobuline [< 3 mg/l vs ≥ 3 mg/l], taux de LDH [élevé vs non élevé]), sauf pour un petit sous-groupe de patients présentant un lymphome volumineux.
Tableau 28 Lymphome non hodgkinien diffus à grandes cellules B
| Plan de l’essai | Posologi e | Nombre de sujets | Âge moye n (extrê mes) | Sexe | Résultats (période de suivi médiane de 24 mois) | ||||
|---|---|---|---|---|---|---|---|---|---|
| Essai ouvert, avec randomi-sation, de phase III | CHOP1) R-CHOP2) | N = 197 N = 202 | 68,9 (60-80) 69,5 (59-80) | H : 107 (54 %) F : 90 (46 %) H : 92 (46 %) F : 110 (54 %) | Taux de survie à 24 mois | CHOP | R-CHOP | Risq ue relat if | Valeur p (Mantel-Haenszel) |
| Survie sans manifestati on3)* | 37,3 % | 57 % | 0,58 | 0,0001 | |||||
| Survie globale3)* | 57,3 % | 70,2 % | 0,63 | 0,0072 | |||||
| Plan de l’essai | Posologi e | Nombre de sujets | Âge moye n (extrê mes) | Sexe | Résultats (période de suivi médiane de 24 mois) |
|---|---|---|---|---|---|
| |||||
Lymphome non hodgkinien diffus à grandes cellules B
Dans un essai avec randomisation ouvert, 399 patients de 60 à 80 ans, porteurs d’un LNH diffus à grandes cellules B et n’ayant jamais été traités auparavant, ont reçu un protocole de chimiothérapie CHOP standard (cyclophosphamide à 750 mg/m2, doxorubicine à 50 mg/m2, vincristine à 1,4 mg/m2, jusqu’à concurrence de 2 mg au jour 1, et prednisone à 40 mg/m2 aux jours 1 à 5) à intervalles de 3 semaines pendant 8 cycles, ou Rituxan à 375 mg/m2 plus une chimiothérapie CHOP (R-CHOP). Rituxan a été administré le premier jour du cycle de traitement. Une analyse intermédiaire de l’efficacité portant sur 328 patients (CHOP = 159, R-CHOP = 169) a été effectuée. Après un suivi médian d’environ 12 mois, l’association R-CHOP a entraîné une prolongation statistiquement significative de la survie sans événement par rapport au protocole CHOP seul (p = 0,0002), les événements pris en compte étant le décès, la récidive ou la progression du lymphome ou l’instauration d’un nouveau traitement anti-lymphome. Le traitement par l’association a réduit le risque de survenue d’un événement de 48 %. La différence était attribuable à l’incidence plus faible de progression de la maladie durant le traitement et de récidive après une réponse complète. La survie globale était significativement plus longue dans le groupe R-CHOP que dans le groupe CHOP (p = 0,0055), le risque de mortalité ayant diminué de 49 %. L’association R-CHOP a également été associée à un avantage statistiquement significatif par rapport au protocole CHOP, sur le plan du taux de réponse complète au terme du traitement (71 % vs 59 %; p = 0,0176), de survie sans progression (p = 0,0001) et de survie sans maladie (p = 0,0048). Le risque de progression de la maladie a diminué de 54 % et le risque de récidive après une réponse complète de 51 %. L’association R-CHOP a été bénéfique aussi bien pour les patients à faible risque que pour les patients à haut risque (score de 0–1 et de 2–3 respectivement, selon l’index pronostique international, corrigé en fonction de l’âge); le risque d’événement a été réduit de 69 % dans le groupe à faible risque et de 36 % dans le groupe à haut risque.
La mise à jour d’une analyse de l’efficacité, portant sur tous les sujets de l’étude (N = 399; CHOP = 197, R-CHOP = 202), a confirmé, au terme d’un suivi médian de 24 mois dont les résultats figurent au tableau 28, que l’association R-CHOP prolonge significativement la survie sans manifestation (p = 0,0001) et la survie globale (p = 0,0072). L’association a réduit le risque de manifestation de 42 % et le risque de mortalité de 37 %. Selon la méthode de Kaplan-Meier, le taux de survie sans manifestation à 24 mois était de 57,0 % dans le groupe R-CHOP et de 37,3 % dans le groupe CHOP; les taux de survie globale correspondants étaient respectivement de 70,2 et 57,3 %.
Leucémie lymphoïde chronique
PRÉPARATION SOUS-CUTANÉE
Leucémie lymphoïde chronique : étude BO25341 (SAWYER)
Une étude ouverte de phase Ib, à deux volets, en groupes parallèles, à répartition aléatoire et multicentrique a été menée auprès de patients atteints de LLC déjà traitée auparavant afin d’évaluer la non-infériorité du profil pharmacocinétique, de même que l’efficacité et l’innocuité de Rituxan s.c. administré en association avec une chimiothérapie (fludarabine et cyclophosphamide [FC]) comparativement à celles de Rituxan i.v. en association avec un schéma FC.
L’objectif de la première partie était de sélectionner une dose de Rituxan s.c. qui produirait des Cmin sériques de rituximab non inférieures à celles obtenues avec Rituxan i.v. (500 mg/m2). Les patients atteints de LLC jamais traitée auparavant (n = 64) ont été admis à n’importe quel moment avant le cycle 5 durant leur traitement par Rituxan i.v. en association avec une chimiothérapie. La dose de 1600 mg de Rituxan s.c. a été choisie pour la deuxième partie de l’étude.
L’objectif de la deuxième partie était d’établir la non-infériorité des Cmin de rituximab observées entre la dose sélectionnée de Rituxan s.c. et la dose de référence de Rituxan i.v.
Des patients atteints de LLC jamais traitée auparavant (n = 176) ont été répartis aléatoirement entre l’un des deux groupes de traitement suivants :
- Groupe Rituxan s.c. (n = 88) : premier cycle de Rituxan i.v. à 375 mg/m2 en association avec une chimiothérapie et cycles subséquents (cycles 2 à 6) de Rituxan s.c. à 1600 mg en association avec une chimiothérapie (FC).
- Groupe Rituxan i.v. (n = 88) : premier cycle de Rituxan i.v. à 375 mg/m2 en association avec une chimiothérapie, suivi d’un maximum de 5 cycles de Rituxan i.v. à 500 mg/m2 en association avec une chimiothérapie (FC).
L’évaluation pharmacocinétique reposait sur la population évaluable pour la pharmacocinétique, qui comprenait n = 69 patients du groupe Rituxan i.v. et n = 65 patients du groupe Rituxan s.c. Un total de 42 patients ont été exclus de la population évaluable pour la pharmacocinétique (n = 19 dans le groupe i.v. et n = 23 dans le groupe s.c.) pour l’une des raisons suivantes : cycle 5 non administré (n = 24), échantillon pour analyse pharmacocinétique prélevé à l’extérieur de la période autorisée du cycle 5 (n = 15), aucun échantillon pour analyse pharmacocinétique prélevé au cycle 5 (n = 2) ou échantillon pour analyse pharmacocinétique prélevé après l’administration du cycle 6 (n = 1).
Les résultats de l’analyse pharmacocinétique ont montré que Rituxan s.c. à 1600 mg produisait des concentrations minimales sériques de rituximab non inférieures à celles obtenues avec Rituxan i.v. (500 mg/m2) chez les patients ayant reçu un traitement d’association avec une chimiothérapie (FC) puisque la limite inférieure de l’IC à 90 % bilatéral du rapport des moyennes géométriques (RMG) de Cmin (s.c.)/Cmin (i.v.) était supérieure à la limite d’infériorité prédéfinie de 0,8 (RMG : 1,53; IC à 90 % : 1,27 à 1,85).
L’évaluation exploratoire de l’efficacité du rituximab s.c. comparativement au rituximab i.v. faisait partie des objectifs secondaires de l’étude. Les taux de réponse étaient de 80,7 % (IC à 95 % : 70,9–88,3) et 85,2 % (IC à 95 % : 76,1–91,9) dans les groupes recevant Rituxan par voie i.v. et par voie s.c., respectivement. Les estimations ponctuelles du taux de réponse complète étaient de 33,0 % (IC à 95 % : 23,3–43,8) et 26,1 % (IC à 95 % : 17,3–36,6) dans les groupes recevant Rituxan par voie i.v. et par voie s.c., respectivement. Étant donné que l’étude BO25341 (SAWYER) n’avait pas la puissance nécessaire pour évaluer l’efficacité, les résultats relatifs à l’efficacité doivent être interprétés avec prudence.
PRÉPARATION INTRAVEINEUSE
Les données présentées dans cette section proviennent de la monographie distincte de Rituxan i.v.
* La durée médiane du délai avant tout événement clinique (survie sans progression [SSP] ou survie globale [SG]) a été calculée par la méthode de Kaplan-Meier (voir le tableau des résultats de l’essai ci-dessous).
Lors de deux essais ouverts de phase III avec répartition aléatoire, un total de 817 patients atteints de LLC jamais traitée auparavant et de 552 patients atteints de LLC déjà traitée ont été répartis aléatoirement pour recevoir une chimiothérapie FC (fludarabine à 25 mg/m2 et cyclophosphamide à 250 mg/m2 les jours 1-3) toutes les 4 semaines pendant 6 cycles, ou Rituxan en association avec une chimiothérapie FC (R-FC). Rituxan a été administré à une dose de 375 mg/m2 pendant le premier cycle, un jour avant la chimiothérapie, et à une dose de 500 mg/m2 le jour 1 de chaque cycle de traitement subséquent.
En tout, 810 patients jamais traités auparavant (analyse principale : R-FC, n = 403, FC, n = 407; analyse mise à jour sur la SG définitive : R-FC, n = 408, FC, n = 409) et 552 patients déjà traités (R-FC, n = 276, FC, n = 276) ont été pris en compte dans l’analyse de l’efficacité.
LLC non traitée auparavant
Tableau 29 Étude ML17102 — traitement des cas de leucémie lymphoïde chronique (LLC) jamais traitée auparavant — aperçu des résultats relatifs à l’efficacité de Rituxan associé au schéma FC vs le schéma FC seul
| Paramètre d’efficacité | Analyse principalea | Analyse définitiveb | |||||||
|---|---|---|---|---|---|---|---|---|---|
| Analyses au moment de l’analyse primaire de la SSP (durée d’observation médiane de 20,7 mois) | Analyses au moment de l’analyse définitive de la SG (durée d’observation médiane de 66,4 mois) | ||||||||
FC R-FC N = 407 n = 403 | FC R-FC N = 409 N = 408 | ||||||||
| Survie sans progression | |||||||||
| Délai médian avant la manifestation (mois) | 32,2 39,8 | 32,8 56,0 | |||||||
| Valeur p (test de Mantel-Haenszel) | p < 0,0001 | p < 0,0001 | |||||||
| RRI ajusté [IC à 95 %], valeur p (test de Wald) | 0,56 [0,43 à 0,72] p < 0,0001 | 0,57 [0,48 à 0,67], p < 0,0001 | |||||||
| Survie globale | |||||||||
| Délai médian avant la manifestation (mois) | NA NA | 85,8 NA | |||||||
| Valeur p (test de Mantel-Haenszel) | p = 0,0427 | p = 0,0010 | |||||||
| RRI ajusté [IC à 95 %], valeur p (test de Wald) | 0,64 [0,41 à 1,00] p = 0,0487 | 0,68 [0,54 à 0,86] p = 0,0015 | |||||||
| Survie sans événement | |||||||||
| Délai médian avant la manifestation (mois) | 31,1 39,8 | 31,2 54,7 | |||||||
| Valeur p (test de Mantel-Haenszel) | p < 0,0001 | p < 0,0001 | |||||||
| Paramètre d’efficacité | Analyse principalea | Analyse définitiveb |
|---|
| Analyses au moment de l’analyse primaire de la SSP (durée d’observation médiane de 20,7 mois) | Analyses au moment de l’analyse définitive de la SG (durée d’observation médiane de 66,4 mois) |
|---|
FC R-FC N = 407 n = 403 | FC R-FC N = 409 N = 408 | |
|---|---|---|
| RRI ajusté [IC à 95 %], valeur p (test de Wald) | 0,55 [0,43 à 0,70] p < 0,0001 | 0,57 [0,48 à 0,67] p < 0,0001 |
| Taux de réponse à la fin du traitementc | ||
| Réponses (RC + RP/RPn) | 72,7 % 86,1 % | 72,4 % 85,8 % |
| Patients ayant obtenu | ||
| une réponse complète (RC) | 17,2 % 36,0 % | 16,9 % 36,0 % |
| une réponse partielle (RP/RPn) | 55,5 % 50,1 % | 55,5 % 49,8 % |
| une maladie stable (MS) | 7,6 % 4,7 % | 7,6 % 4,7 % |
| une progression de la maladie (PM) | 7,6 % 3,5 % | 7,8 % 3,7 % |
| Sujets manquants | 12,0 % 5,7 % | 12,2 % 5,9 % |
| Survie sans maladied | ||
| Délai médian avant la manifestation (mois) | NA NA | 48,9 60,9 |
| Valeur p (test de Mantel-Haenszel) | p = 0,7882 | p = 0,0523 |
| RRI ajusté [IC à 95 %], valeur p (test de Wald) | 0,93 [0,44 à 1,96] p = 0,8566 | 0,73 [0,52 à 1,02] p = 0,0689 |
| Durée de la réponsee | ||
| Délai médian avant la manifestation (mois) | 34,7 40,2 | 36,2 56,4 |
| Valeur p (test de Mantel-Haenszel) | p = 0,0040 | p < 0,0001 |
| Paramètre d’efficacité | Analyse principalea | Analyse définitiveb |
|---|
| Analyses au moment de l’analyse primaire de la SSP (durée d’observation médiane de 20,7 mois) | Analyses au moment de l’analyse définitive de la SG (durée d’observation médiane de 66,4 mois) |
|---|
FC R-FC N = 407 n = 403 | FC R-FC N = 409 N = 408 | |
|---|---|---|
| RRI ajusté [IC à 95 %], valeur p (test de Wald) | 0,61 [0,43 à 0,85] p = 0,0036 | 0,58 [0,48 à 0,71] p < 0,0001 |
| Délai avant l’administration d’un nouveau traitement | ||
| Délai médian avant la manifestation (mois) | NA NA | 47,8 68,4 |
| Valeur p (test de Mantel-Haenszel) | p = 0,0052 | p < 0,0001 |
| RRI ajusté [IC à 95 %], valeur p (test de Wald) | 0,65 [0,47 à 0,90] p = 0,0082 | 0,59 [0,49 à 0,72] p < 0,0001 |
NA = non atteinte; RPn = réponse partielle nodulaire. Les rapports des risques instantanés proviennent d’analyses non stratifiées (corrigées). 1 mois = 30,4375 jours.
a Date limite de collecte des données cliniques : 4 juillet 2007. Au moment de l’analyse principale, il manquait les formulaires de consentement éclairé de sept patients (FC, n = 2; R-FC, n = 5); par conséquent, ces patients ont été exclus de l’analyse. Les formulaires de consentement éclairé ont par la suite été recueillis auprès de ces sept patients et les données les concernant ont été ajoutées à la base de données avant la première analyse mise à jour sur l’efficacité.
b Dernière visite d’un patient : le 31 octobre 2011.
c Le statut de la réponse d’un patient ayant obtenu une RP au moment des analyses principale et mise à jour est devenu manquant (d’où l’absence de réponse) au moment de cette analyse définitive.
d D’après les patients ayant obtenu une RC confirmée (y compris ceux ayant obtenu une réponse tardive).
e D’après les patients ayant obtenu une réponse confirmée (RC, RP, RPn).
Tableau 30 Résumé des données sur la survie sans progression selon le stade de Binet (ITT) — analyse principale (durée d’observation médiane de 20,7 mois)
FC N = 407 | R-FC N = 403 | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Stade A de Binet | |||||||||
| N | 22 | 18 | |||||||
| Survie sans progression — médiane (mois) | 31,6 | Non atteinte | |||||||
| Valeur p du test de Mantel-Haenszel | 0,0099 | ||||||||
| Rapport des risques instantanés (IC à 95 %) | 0,13 (0,03 à 0,61) | ||||||||
| Valeur p (test de Wald, non ajusté) | 0,0093 | ||||||||
| Stade B de Binet | |||||||||
| N | 257 | 259 | |||||||
| Survie sans progression — médiane (mois) | 32,3 | 43,3 | |||||||
| Valeur p du test de Mantel-Haenszel | < 0,0001 | ||||||||
| Rapport des risques instantanés (IC à 95 %) | 0,45 (0,32 à 0,63) | ||||||||
| Valeur p (test de Wald, non ajusté) | < 0,0001 | ||||||||
| Stade C de Binet | |||||||||
| N | 126 | 125 | |||||||
| Survie sans progression — médiane (mois) | 33,4 | 38,0 | |||||||
| Valeur p du test de Mantel-Haenszel | 0,4671 | ||||||||
| Rapport des risques instantanés (IC à 95 %) | 0,88 (0,58 à 1,33) | ||||||||
| Valeur p (test de Wald, non ajusté) | 0,5406 | ||||||||
Tableau 31 Résumé des données sur la survie sans progression selon l’âge (ITT) — analyse principale (durée d’observation médiane de 20,7 mois)
FC N = 407 | R-FC N = 403 | |||||||
|---|---|---|---|---|---|---|---|---|
| Âge < 65 ans | ||||||||
| N | 288 | 279 | ||||||
| Survie sans progression — médiane (mois) | 31,7 | 43,3 | ||||||
| Valeur p du test de Mantel-Haenszel | < 0,0001 | |||||||
| Rapport des risques instantanés (IC à 95 %) | 0,54 (0,40 à 0,72) | |||||||
| Valeur p (test de Wald, non ajusté) | < 0,0001 | |||||||
| Âge ≥ 65 – ≤ 70 ans | ||||||||
| N | 94 | 91 | ||||||
| Survie sans progression — médiane (mois) | 27,4 | 39,9 | ||||||
| Valeur p du test de Mantel-Haenszel | 0,0037 | |||||||
| Rapport des risques instantanés (IC à 95 %) | 0,45 (0,26 à 0,78) | |||||||
FC N = 407 | R-FC N = 403 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Valeur p (test de Wald, non ajusté) | 0,0046 | |||||||||
| Âge > 70 ans | ||||||||||
| N | 25 | 33 | ||||||||
| Survie sans progression — médiane (mois) | Non atteinte | 38,0 | ||||||||
| Valeur p du test de Mantel-Haenszel | 0,3787 | |||||||||
| Rapport des risque instantanés (IC à 95 %) | 1,61 (0,55 à 4,74) | |||||||||
| Valeur p (test de Wald, non ajusté) | 0,3832 | |||||||||
Dans l’analyse principale de l’étude menée auprès de patients jamais traités auparavant (tableau 29) la SSP médiane calculée par la méthode Kaplan-Meier était de 39,8 mois dans le groupe R-FC et de 32,2 mois dans le groupe FC (p < 0,0001, test de Mantel-Haenszel). L’analyse principale ayant motivé l’arrêt de l’étude lorsque la limite statistique de la SSP a été franchie, a montré une amélioration dans le groupe R-FC par rapport au groupe FC pour ce qui était de la survie globale, un critère d’évaluation secondaire (p = 0,0427). Dans les résultats mis à jour sur la survie globale (analyse définitive) après une période d’observation médiane de 64,4 mois, la survie globale était significativement prolongée dans le groupe R-FC comparativement au groupe FC (p = 0,0010, test de Mantel-Haenszel; RRI corrigé : 0,68 (IC à 95 % [0,54 à 0,86], p = 0,0015, test de Wald). Bien que les nombres de patients aient été faibles, les rapports des risques instantanés étaient supérieurs à 1 (et les intervalles de confiance étaient larges) pour les sous-groupes âgés de > 70 ans et ≥ 75 ans, ainsi que dans le sous-groupe de patients ayant reçu un diagnostic 6 à < 12 mois avant le début de l’étude. En raison de la nature exploratoire des analyses de sous-groupes, ces résultats doivent être interprétés avec prudence. Le bienfait en ce qui a trait à la SSP a été constamment observé dans la plupart des sous-groupes de patients analysés selon le risque lié à la maladie au début, mais il n’était pas statistiquement significatif chez les patients atteints d’une maladie au stade C ni chez les patients âgés de > 70 ans (tableaux 30 et 31).
L’étude ML17102 admettait initialement tous les patients symptomatiques qui avaient besoin d’un traitement, quel que soit le stade de leur maladie. Toutefois, à partir de la première modification du protocole, les nouveaux patients appartenant au groupe de risque le plus faible (stade A de Binet) ont été exclus de l’étude. Un total de 40 patients (22 dans le groupe FC et 18 dans le groupe R-FC) avaient été admis à ce stade, ce qui représente 5 % de la population globale en intention de traiter (ITT). Parmi les patients atteints d’une maladie au stade A de Binet, ceux qui avaient reçu le schéma R-FC ont obtenu de meilleurs résultats que ceux qui avaient reçu le schéma FC. Si les patients atteints d’une maladie au stade A de Binet devaient être exclus de l’analyse en ITT de l’étude ML17102, les résultats globaux obtenus auprès des autres patients atteints d’une maladie au stade B ou C de Binet seraient légèrement inférieurs aux résultats globaux actuels, mais vu le faible nombre de sujets, cela ne modifierait aucun des résultats globaux ni aucune des conclusions de l’étude.
Dans tous les sous-groupes analysés en fonction du stade de Binet, la SSP médiane d’après l’analyse principale était plus élevée ou n’avait pas encore été atteinte dans le sous-groupe du stade A de Binet ayant reçu le schéma R-FC; le risque de progression de la maladie ou de décès (rapport des risques instantanés [RRI]) était inférieur lorsque Rituxan était ajouté au schéma FC comparativement au schéma FC seul, mais cette diminution n’était pas statistiquement significative chez les patients atteints d’une maladie au stade C de Binet. L’effet était le plus prononcé dans le groupe de patients dont la maladie était au stade A, et le moins prononcé chez les patients dont la maladie était au stade C.
L’effet de Rituxan ajouté au schéma FC semble plus prononcé chez les sujets plus jeunes. En raison de la faible taille du sous-groupe de patients de plus de 70 ans (FC, n = 25; R-FC, n = 33), aucune conclusion significative ne peut être tirée quant à l’effet possible de Rituxan dans cette catégorie d’âge.
Un total de 180/403 (45 %) patients du groupe R-FC ont reçu des facteurs stimulateurs de colonies comparativement à 95/407 (23 %) dans le groupe FC. Les résultats d’une comparaison fondée sur la SSP, le principal critère d’évaluation, étaient en faveur du groupe R-FC : RRI = 0,59, IC à 95 % [0,43;0,81]. Ce résultat est comparable aux résultats globaux de l’étude. Comme c’est également le cas pour l’ensemble de la population et comme prévu, plus de MI ont été observées dans le groupe RFC que dans le groupe FC, et ce, indépendamment de l’administration du G-CSF, d’après l’analyse des sous-groupes.
LLC traitée auparavant
Tableau 32 Traitement de la leucémie lymphoïde chronique (LLC) chez des patients déjà traités6 — aperçu des résultats sur l’efficacité de Rituxan associé au schéma FC vs le schéma FC seul
| Plan de l’essai | Posolo-gie | Nombre de sujets | Âge moyen (extrê-mes) | Sexe | Résultats relatifs à l’efficacité (durée d’observation médiane de 25,3 mois) | |||
|---|---|---|---|---|---|---|---|---|
| Analyse | Résultats évalués par l’investigateur3)* | Résultats évalués par le CEI3)* | ||||||
| Essai ouvert, avec randomisa tion, de phase III | ||||||||
FC1) R-FC2) | ||||||||
N = 276 N = 276 | ||||||||
61,3 (35–81) 62,1 (35–83) | ||||||||
H : 181 (66 %) F : 95 (34 %) H : 187 (68 %) F : 89 (32 %) | ||||||||
| FC | R-FC | Valeur p du test de Mantel -Haensz el | Rapp ort des risqu es instan tanés | FC | R-FC | Valeur p du test de Mantel -Haensz el | Rappor t des risques instant anés | |
Survie sans progressi on (SSP) (mois) | 20,6 (18,1 à 24,0)5) | 30,6 (26,0 à 38,1) 5) | 0,0002 | 0,65 (0,51 à 0,82)5) | 21,7 (18,3 à 24,1)5) | 26,7 (22,0 à 31,1)5) | 0,0218 | 0,76 (0,60 à 0,96)5) |
| SSP avec censure du nouveau traitemen t de la LLC7) (mois) | 22,5 (18,3 à 29,0)5) | 31,5 (26,2 à 42,2)5) | 0,0012 | 0,69 (0,53 à 0,86)5) | 22,6 (18,8 à 25,2)5) | 28,0 (22,9 à 32,3)5) | 0,0439 | 0,78 (0,61 à 0,99)5) |
Survie globale (mois) | 51,9 (46,3; ...)5) | NA (51,0; ...)5) | 0,83 (0,59 à 1,17)5) | |||||
| Plan de l’essai | Posolo-gie | Nombre de sujets | Âge moyen (extrê-mes) | Sexe | Résultats relatifs à l’efficacité (durée d’observation médiane de 25,3 mois) |
|---|
| Analyse | Résultats évalués par l’investigateur3)* | Résultats évalués par le CEI3)* |
|---|---|---|
| Taux de réponse4) (RC, RPn, RP) | ||
| 58,0 % (51,9 à 63,9 %)5) | 69,9 % (64,1 à 75,3 %)5) | |
| SO | ||
| 48,6 % (42,5 à 54,6 %)5) | 60,5 % (54,5 à 66,3 %)5) | |
| SO | ||
monothérapie par le chlorambucil ± prednisone/prednisolone, monothérapie par la fludarabine (ou un autre analogue nucléosidique) ou un traitement d’association à base d’un agent alkylant (p. ex. CHOP/CVP)
NA = non atteinte SO = sans objet | ||
Tableau 33 Résumé des données sur la survie sans progression selon l’âge (ITT), d’après l’évaluation du CEI*
| Sous-groupe d’âge | N | RRI (IC à 95 %) | FC | R-FC | ||
Patients (N) | Médiane SSP (mois) | Patients (N) | Médiane SSP (mois) | |||
| < 65 | 317 | 0,61 [0,44 à 0,84] | 162 | 22,5 | 155 | 30,2 |
| ≥ 65 à ≤ 70 | 142 | 0,94 [0,60 à 1,47] | 68 | 23,3 | 74 | 26,1 |
| > 70 ans | 93 | 1,10 [0,63 à 1,91] | 46 | 18,8 | 47 | 15,5 |
*Ces résultats reposent sur des analyses exploratoires.
Tableau 34 Résumé des données sur la survie sans progression selon le stade de Binet (ITT) d’après l’évaluation du CEI*
| Stade de Binet | N | RRI (IC à 95 %) | FC | R-FC | ||
Patients (N) | Médiane SSP (mois) | Patients (N) | Médiane SSP (mois) | |||
| Stade A de Binet | 55 | 0,68 [0,29 à 1,57] | 31 | 22,8 | 24 | 51,0 |
| Stade B de Binet | 326 | 0,79 [0,58 à 1,09] | 160 | 24,6 | 166 | 30,2 |
| Stade C de Binet | 171 | 0,70 [0,47 à 1,03] | 85 | 15,8 | 86 | 21,3 |
*Ces résultats reposent sur des analyses exploratoires.
Dans l’étude sur la LLC traitée auparavant (tableau 32), la survie sans progression médiane évaluée par l’investigateur (principal critère d’évaluation) était de 30,6 mois dans le groupe R-FC et de 20,6 mois dans le groupe FC (p = 0,0002, test de Mantel-Haenszel). Le risque de présenter une manifestation liée à la SSP (progression ou décès, selon la première occurrence) était inférieur de 35 %, ce qui est significatif sur le plan statistique (RRI = 0,65; IC à 95 % : [0,51 à 0,82]; p = 0,0002, test de Wald), chez les patients du groupe R-FC comparativement à ceux du groupe FC (tableau 32). En tout, 44 % des patients du groupe FC et 60 % des patients du groupe RFC n’avaient pas présenté de progression de la maladie à deux ans d’après les estimations de Kaplan-Meier.
Selon les évaluations effectuées par le Comité d’examen indépendant (CEI), la SSP médiane était de 21,7 mois dans le groupe FC et de 26,7 mois dans le groupe R-FC (p = 0,0218, test de Mantel-Haenszel non stratifié). Comparativement au schéma FC seul, l’ajout de Rituxan au schéma FC a diminué de 24 % le risque de progression de la maladie ou de décès (RRI : 0,76; IC à 95 % : [0,60 à 0,96]; p = 0,0222, test de Wald). En tout, 43 % des patients du groupe FC et 54 % des patients du groupe RFC n’avaient pas présenté de progression de la maladie à deux ans d’après les estimations de Kaplan-Meier. Voir les tableaux 33 et 34 pour un résumé des données sur la survie sans progression en fonction de l’âge et du stade de Binet, respectivement, d’après les évaluations du CEI. Ces résultats reposent sur des analyses exploratoires.
Lors de cet essai ouvert avec répartition aléatoire, la discordance entre les résultats liés à l’efficacité évalués par l’investigateur et ceux du CEI était attribuable à des différences dans l’évaluation du statut de la maladie (présence ou absence de progression) et dans la détermination du moment de la progression. La discordance observée reflète le caractère subjectif de l’évaluation de la SSP dans les essais ouverts. Il faut donc faire preuve de prudence dans l’interprétation des résultats.
L’avantage quant à la SG n’a pas été démontré, et un suivi est nécessaire pour pouvoir tirer des conclusions significatives concernant l’effet du schéma R-FC par rapport au schéma FC quant à la SG.
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
PRÉPARATION SOUS-CUTANÉE
La préparation sous-cutanée contient de l’hyaluronidase humaine recombinante (rHuPH20), une enzyme utilisée pour accroître la dispersion et l’absorption des médicaments administrés en concomitance par voie sous-cutanée. L’absorption générale de la rHuPH20 après l’administration par voie sous-cutanée est peu probable. Toutefois, des études de pharmacocinétique et de toxicologie menées chez des animaux ont fait état de réductions du poids fœtal et de hausses du nombre de résorptions après l’injection de rHuPH20, à des taux d’exposition maternelle semblables à ceux qui seraient atteints si une fiole unidose de Rituxan s.c. était administrée accidentellement en bolus intraveineux à des humains. Aucun signe de tératogénicité n’a été observé au cours d’une étude sur le développement embryofœtal où des souris ont reçu la rHuPH20, par voie sous-cutanée, à des doses allant jusqu’à 18 mg/kg/jour.
PRÉPARATION INTRAVEINEUSE
Études immunohistologiques sur des tissus humains
La réactivité tissulaire du rituximab, anticorps chimérique murin-humain, a été évaluée au moyen de 32 tissus humains différents fixés avec de l’acétone. L’anticorps a été biotinylé pour éviter la coloration du fond. Une analyse par trieur de cellules activé par fluorescence réalisée avec des cellules antigène-positives n’a révélé aucune perte d’immunoréactivité à la suite de la biotinylation.
La réactivité tissulaire du rituximab biotinylé s’est révélée très restreinte, la fixation à l’antigène ne s’observant que pour un sous-groupe de cellules d’origine lymphoïde. Une immunoréactivité a été observée dans la pulpe blanche de la rate, les follicules lymphoïdes des amygdales et seulement certains lymphocytes B présents dans les ganglions lymphatiques. On a également observé une immunoréactivité entre le rituximab et des cellules lymphoïdes présentes dans d’autres organes, par exemple dans l’intestin grêle, le gros intestin et l’estomac.
Toutes les cellules d’épithéliums simples, ainsi que les cellules d’épithéliums stratifiés et d’épithéliums pavimenteux de différents organes, se sont révélées non réactives. De même, aucune réactivité n’a été observée avec les cellules neuroectodermiques, y compris celles présentes dans le cerveau, la moelle épinière et les nerfs périphériques. Les éléments mésenchymateux, comme les cellules des muscles squelettiques et des muscles lisses, les fibroblastes, les cellules endothéliales et les cellules inflammatoires polynucléaires, se sont révélés négatifs.
Évaluation in vitro de la réaction croisée avec des tissus humains : lot n° 0111 de rituximab
La spécificité du lot 0111 de l’anticorps rituximab biotinylé envers les tissus humains a été évaluée au moyen de la coloration à l’immunoperoxydase de tissus humains adultes sains prélevés au moment de l’autopsie et fixés dans le formol. On a choisi du rituximab biotinylé afin d’éviter que l’utilisation de réactifs secondaires anti-humains n’entraîne une réaction de fond. Des lignées de cellules humaines CD20 positives (SB) et CD20 négatives (HSB) ont été utilisées comme contrôles, ainsi qu’un anticorps chimérique murin-humain biotinylé non pertinent désigné sous le sigle S-004. Le rapport molaire biotine: protéine était approximativement de 10:1 pour les 2 anticorps; aucune perte d’immunoréactivité n’a été observée par cytométrie en flux lors de l’utilisation de cellules SB CD20 positives et de l’anticorps rituximab biotinylé. Une réactivité positive affichant une intensité de coloration de 2+ et 3+ a été observée chez plus de 90 % des cellules contrôles (SB) CD20 positives. Aucune réactivité n’a été observée avec la lignée de cellules HSB CD20 négatives.
L’antigène CD20 a affiché un profil de distribution très restreint dans les tissus humains sains analysés; il était surtout présent dans un sous-groupe de cellules d’origine lymphoïde. On a observé une immunoréactivité dans la moelle osseuse, les ganglions lymphatiques, les cellules B du sang périphérique, la pulpe blanche de la rate et les follicules lymphoïdes des amygdales. Quelques nodules lymphoïdes dans d’autres tissus organiques, comme l’œsophage, le rein, l’intestin grêle, le pancréas et l’estomac, se sont également révélés réactifs.
Toutes les cellules d’épithéliums simples, ainsi que les cellules d’épithéliums stratifiés et d’épithéliums pavimenteux de différents organes, se sont révélées non réactives, sauf pour 2 spécimens de gros intestin qui présentaient des profils de coloration allant de focalisés à diffus. Aucune réactivité n’a été observée avec la plupart des cellules neuroectodermiques, y compris celles du cerveau et des nerfs périphériques; une faible réactivité a été observée dans 30 % des cellules de la microglie présentes dans un des 3 spécimens de moelle épinière. Les éléments mésenchymateux, comme les cellules des muscles squelettiques et des muscles lisses, les fibroblastes et les cellules endothéliales, se sont révélés non réactifs.
Analyse d’un échantillon de plasma provenant du lot n° 0111 de rituximab
Le rituximab a été administré à des macaques de Buffon au cours d’une étude sur le pouvoir pathologique et toxicologique à dose élevée, destinée à évaluer l’innocuité de l’anticorps rituximab (lot 0111) produit dans une culture en suspension. On a, de plus, déterminé les taux d’anticorps rituximab et recherché la présence d’anticorps anti-rituximab (anticorps simiens anti-souris [MAMA] et anticorps simiens anti-rituximab [MACA]) dans des échantillons de plasma prélevés chez les singes ayant reçu une perfusion d’anticorps rituximab provenant de ce lot. Les groupes 1 et 2, constitués de 2 animaux chacun, ont reçu uniquement le véhicule; les groupes 3 et 4, constitués de 6 animaux répartis à parts égales en fonction du sexe, ont reçu du rituximab (20 mg/kg). Les groupes 1 et 3 ont été traités pendant 4 semaines consécutives, et les groupes 2 et 4, pendant 8 semaines consécutives. Les résultats préliminaires des groupes 1 et 3 sont disponibles.
Les résultats de l’étude sur la clairance plasmatique montrent que, chez tous les singes traités, de fortes concentrations plasmatiques de rituximab (186 à 303 µg/ml) étaient atteintes 24 heures après les première et deuxième perfusions. Les taux plasmatiques d’anticorps atteints 24 heures après les troisième et quatrième injections étaient semblables à ceux décelés après les 2 premières injections chez 3 singes du groupe 3. De plus, les concentrations sont demeurées importantes pendant 2 semaines après la dernière perfusion chez ces animaux. Chez les 3 autres singes du groupe 3, les taux de rituximab étaient réduits de façon marquée lors de chaque dosage effectué 24 heures et 7 jours après les troisième et quatrième perfusions; les résultats étaient en corrélation avec la présence d’une réponse entraînant la production d’anticorps MAMA.
Comme on l’avait observé dans des études antérieures chez le singe, une déplétion marquée de cellules B est survenue chez tous les animaux après chacune des 4 perfusions d’anticorps rituximab. Au jour 36, la déplétion de cellules B était cependant plus prononcée chez 3 des 6 singes.
Trois des 6 singes du groupe 3 ont produit des anticorps anti-rituximab qui ont été décelés 2 semaines après la dernière injection d’anticorps. Les résultats sont confirmés par l’augmentation rapide du nombre de lymphocytes B dans le sang périphérique des 3 animaux aux intervalles d’évaluation qui sont corrélés avec l’apparition des réponses entraînant la production d’anticorps anti-chimères susceptibles d’être neutralisants. Aucun des autres singes du groupe 3 n’a manifesté de réponse immunitaire anti-rituximab supérieure à 0,2 µg/ml au jour 36. Les résultats montrent que certains singes possédant un système immunitaire compétent peuvent répondre à de multiples expositions à l’anticorps en produisant des quantités importantes d’anticorps neutralisants qui altèrent l’efficacité (pouvoir de déplétion) de l’anticorps.