


Monographie de produit - Bridion
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 1 INDICATIONS, 1.1 Enfants | 2025-07 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Enfants | 2025-07 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants | 2025-07 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................................. 2
TABLE DES MATIÈRES ......................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................................. 4
1 INDICATIONS ......................................................................................................................... 4
1.1 Enfants ................................................................................................................................ 4
1.2 Personnes âgées ................................................................................................................. 4
2 CONTRE-INDICATIONS ............................................................................................................ 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ..................................... 4
4 POSOLOGIE ET ADMINISTRATION ........................................................................................... 5
4.1 Considérations posologiques .............................................................................................. 5
4.2 Posologie recommandée et ajustement posologique ........................................................ 5
4.3 Reconstitution ..................................................................................................................... 8
4.4 Administration .................................................................................................................... 8
4.5 Dose omise .......................................................................................................................... 8
5 SURDOSAGE .......................................................................................................................... 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......................... 9
7 MISES EN GARDE ET PRÉCAUTIONS ...................................................................................... 10
7.1 Populations particulières .................................................................................................. 13
7.1.1 Femmes enceintes ............................................................................................................ 13
7.1.2 Femmes qui allaitent ........................................................................................................ 14
7.1.3 Enfants .............................................................................................................................. 14
7.1.4 Personnes âgées ............................................................................................................... 14
8 EFFETS INDÉSIRABLES ........................................................................................................... 14
8.1 Aperçu des effets indésirables .......................................................................................... 14
8.2 Effets indésirables observés dans les études cliniques .................................................... 16 8.2.1 Effets indésirables observés au cours des études cliniques – enfants : ........................... 18
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ..................... 18
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ................................................................................................................... 18
8.5 Effets indésirables observés après la mise en marché ..................................................... 18
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................................... 19
9.1 Interactions médicamenteuses graves ............................................................................. 19
9.2 Aperçu des interactions médicamenteuses ...................................................................... 19
9.3 Interactions médicament-comportement ........................................................................ 19
9.4 Interactions médicament-médicament ............................................................................ 20
9.5 Interactions médicament-aliment .................................................................................... 21
9.6 Interactions médicament-plante médicinale.................................................................... 21
9.7 Interactions médicament-examens de laboratoire .......................................................... 21
10 PHARMACOLOGIE CLINIQUE ................................................................................................. 22
10.1 Mode d’action ................................................................................................................... 22
10.2 Pharmacodynamie ............................................................................................................ 22
10.3 Pharmacocinétique ........................................................................................................... 22
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ..................................................................... 26
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .............................................................. 26
PARTIE II : INFORMATIONS SCIENTIFIQUES ....................................................................................... 27
13 INFORMATIONS PHARMACEUTIQUES ................................................................................... 27
14 ÉTUDES CLINIQUES ............................................................................................................... 28
14.1 Plan et caractéristiques démographiques de l’étude ....................................................... 28
14.2 Résultats de l’étude – adultes ........................................................................................... 34
14.3 Études de biodisponibilité comparatives .......................................................................... 40
14.4 Immunogénicité ................................................................................................................ 40
14.5 Études cliniques - Médicament biologique de référence ................................................. 40
15 MICROBIOLOGIE .................................................................................................................. 40
16 TOXICOLOGIE NON CLINIQUE ............................................................................................... 41
16.1 Pharmacologie et toxicologie non cliniques comparatives .............................................. 43
17 MONOGRAPHIE DE RÉFÉRENCE ............................................................................................ 43
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ..................................................................................... 44 PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
BRIDION® (sugammadex sodique) est indiqué pour la :
décurarisation après un bloc neuromusculaire modéré à profond induit par le rocuronium ou le vécuronium chez les adultes et les enfants qui doivent subir une intervention chirurgicale.
1.1 Enfants
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de BRIDION® dans la population pédiatrique (sujets âgés de 0 à 17 ans) ont été démontrées (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants).
1.2 Personnes âgées
Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique n’entraîne aucune différence significative sur le plan clinique en matière d’innocuité ou d’efficacité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
BRIDION® est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
Des réactions d’hypersensibilité, allant de réactions cutanées isolées à des réactions générales graves (c.-à-d. anaphylaxie ou réactions anaphylactiques), sont survenues chez des personnes ayant déjà été exposées ou non au sugammadex (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES; 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les études cliniques).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- BRIDION® doit être administré par des professionnels de la santé qualifiés qui connaissent son utilisation, son mode d’action, ses caractéristiques ainsi que les complications des bloqueurs neuromusculaires et des agents décurarisants. • BRIDION® peut causer des réactions d’hypersensibilité, y compris l’anaphylaxie ou des réactions anaphylactoïdes, dès la première exposition ou à la suite d’expositions subséquentes. Les cliniciens doivent prendre les précautions nécessaires en cas de telles réactions (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions d’hypersensibilité; 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les études cliniques).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- BRIDION® doit être administré par des professionnels de la santé qualifiés qui connaissent son utilisation, son mode d’action, ses caractéristiques ainsi que les complications des bloqueurs neuromusculaires et des agents décurarisants.
- La dose et le moment de l’administration de BRIDION® doivent être déterminés en fonction de la réponse à la stimulation neuromusculaire périphérique et du degré de récupération spontanée qui s’est produite.
- La dose recommandée de BRIDION® ne dépend pas du protocole d’anesthésie, mais de l’intensité du bloc neuromusculaire à décurariser. Le protocole d’anesthésie peut affecter la récupération de la fonction respiratoire et la décurarisation du bloc neuromusculaire, indépendamment de l’utilisation de BRIDION®.
- L’utilisation de BRIDION® pour décurariser un bloc neuromusculaire induit par d’autres bloqueurs neuromusculaires stéroïdiens n’est pas recommandée. Il ne décurarise pas le bloc induit par des bloqueurs neuromusculaires non stéroïdiens, comme la succinylcholine ou les benzylisoquinolines (p. ex., atracurium et cisatracurium).
4.2 Posologie recommandée et ajustement posologique
Enfants (de la naissance à 17 ans) : Comme pour les adultes, la dose est calculée en fonction du poids réel.
Une dose de BRIDION® à 2 mg/kg est recommandée après la réapparition spontanée de la 2e réponse au Td4 (T2), après un bloc neuromusculaire modéré induit par le rocuronium ou le vécuronium.
Une dose de BRIDION® à 4,0 mg/kg est recommandée pour la décurarisation d’un bloc induit par le rocuronium ou le vécuronium si la réapparition spontanée a atteint au moins 1 ou 2 réponses au compte post-tétanique (CPT), et en l’absence de réponse à la stimulation en Td4 après un bloc neuromusculaire profond.
La décurarisation immédiate n’a pas été étudiée chez les enfants. L’administration de doses supérieures à 4 mg/kg n’est pas recommandée pour la décurarisation courante d’un bloc neuromusculaire, car elle pourrait être associée à une fréquence plus élevée de réactions d’hypersensibilité et d’autres effets indésirables.
Adultes : BRIDION® peut être utilisé pour décurariser différentes intensités de bloc neuromusculaire induit par le rocuronium ou le vécuronium, tel que défini par l’atteinte d’un rapport T4/T1 de 0,9 à la stimulation par train de quatre (Td4). La dose est calculée en fonction du poids corporel (voir 10 PHARMACOLOGIE CLINIQUE, 10.2 Pharmacodynamie).
Une dose de 2,0 mg/kg de BRIDION® est recommandée après la réapparition spontanée de la 2e réponse au Td4 (T2), après un bloc neuromusculaire modéré induit par le rocuronium ou le vécuronium.
Une dose de 4,0 mg/kg de BRIDION® est recommandée pour la décurarisation d’un bloc induit par le rocuronium ou le vécuronium si la réapparition spontanée a atteint au moins 1 ou 2 réponses au compte post-tétanique (CPT), et en l’absence de réponse à la stimulation en Td4 après un bloc neuromusculaire profond (0 réponse au Td4) induit par le rocuronium ou le vécuronium.
L’administration d’une dose supérieure à 4 mg/kg de BRIDION® n’a pas été étudiée et, par conséquent, elle n’est pas recommandée pour la décurarisation courante d’un bloc neuromusculaire induit par le rocuronium ou le vécuronium. De plus, il se peut qu’elle soit associée à une fréquence plus élevée de réactions d’hypersensibilité.
Tableau 1 – Guide posologique de BRIDION®
Bloc neuromusculaire modéré (réapparition de la 2e réponse [T2] à la stimulation en Td4) | 2 mg/kg |
Bloc neuromusculaire profond (1 ou 2 réponses au CPT), 0 réponse au Td4 | 4 mg/kg |
Après un bloc induit par le rocuronium uniquement
Pour une décurarisation immédiate, une dose de 16 mg/kg de BRIDION® n’est recommandée que lorsque l’on doit décurariser d’urgence un bloc neuromusculaire après l’administration d’une dose unique de 1,2 mg/kg de rocuronium pour l’intubation. L’efficacité de 16 mg/kg de BRIDION® pour un tel usage a été étudiée chez des patients devant subir une intervention chirurgicale, en l’absence d’une urgence respiratoire. L’efficacité de la dose de 16 mg/kg de BRIDION® après l’administration de vécuronium n’a pas été étudiée (voir 10 PHARMACOLOGIE CLINIQUE).
Cette dose est associée à un risque de 1 à 2 % d’anaphylaxie, ainsi qu’à une fréquence accrue d’autres réactions d’hypersensibilité moins graves survenues lors d’études menées auprès de volontaires sains (voir 10 PHARMACOLOGIE CLINIQUE).
Délais d’attente avant la réadministration de bloqueurs neuromusculaires pour l’intubation après la décurarisation avec BRIDION® : Un délai d’attente minimal est nécessaire avant d’administrer un bloqueur neuromusculaire stéroïdien après l’administration de BRIDION®. Les recommandations relatives à ce délai sont fondées sur une étude clinique menée auprès de volontaires sains et des simulations d’un modèle PK-PD; la réponse clinique réelle des patients peut varier significativement (voir 10 PHARMACOLOGIE CLINIQUE).
S’il s’avère nécessaire d’obtenir un bloc neuromusculaire avant la fin du délai recommandé, recourir à un bloqueur neuromusculaire non stéroïdien. Le début d’action du bloqueur neuromusculaire dépolarisant peut être plus lent que prévu, car une fraction importante des récepteurs nicotiniques postjonctionnels peut être encore occupée par le bloqueur neuromusculaire.
Le tableau ci-dessous présente le délai d’attente minimal suggéré avant la réadministration de rocuronium et de vécuronium.
Tableau 2 – Réadministration de rocuronium ou de vécuronium après une décurarisation courante (jusqu’à 4 mg/kg de BRIDION®)
| Délai d’attente minimal | Bloqueur neuromusculaire et dose à administrer |
| 5 minutes | 1,2 mg/kg de rocuronium |
| 4 heures | 0,6 mg/kg de rocuronium ou 0,1 mg/kg de vécuronium |
Lorsqu’une dose de 1,2 mg/kg de rocuronium est administrée dans les 30 minutes suivant la décurarisation avec BRIDION®, l’apparition du bloc neuromusculaire peut être retardée jusqu’à environ 4 minutes et sa durée raccourcie jusqu’à environ 15 minutes.
Pour la réadministration du rocuronium ou l’administration de vécuronium après la décurarisation de l’effet induit par le rocuronium avec 16 mg/kg de BRIDION®, un délai d’attente de 24 heures est suggéré.
Insuffisance rénale : L’administration de BRIDION® n’est pas recommandée chez les patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min), y compris les patients dialysés (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère ou modérée (clairance de la créatinine [ClCr] ≥ 30 et < 80 mL/min); voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique.
Le délai d’attente recommandé chez les patients atteints d’insuffisance rénale légère ou modérée doit être de 24 heures avant la réadministration d’une dose de 0,6 mg/kg de rocuronium ou de 0,1 mg/kg de vécuronium, après décurarisation avec une dose de BRIDION® allant jusqu’à 4 mg/kg. Si un délai d’attente plus court est nécessaire, la dose de rocuronium pour obtenir un nouveau bloc neuromusculaire doit être de 1,2 mg/kg.
- Insuffisance hépatique : Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance hépatique, quel qu’en soit le degré. BRIDION® est principalement excrété par les reins. Il est possible que le délai de récupération soit plus long (voir 7 MISES EN GARDE ET PRÉCAUTIONS; 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Insuffisance hépatique). Chez les patients atteints d’insuffisance hépatique associée à une coagulopathie, l’hémostase peut être affectée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effet sur l’hémostase).
- Patients présentant une affection cardiaque : Chez les patients ayant des antécédents de maladie cardiaque (p. ex., les patients présentant une cardiopathie ischémique, une insuffisance cardiaque chronique ou une arythmie), aucun ajustement posologique n’est nécessaire. D’une manière générale, il faut faire preuve de prudence, car ces patients sont plus vulnérables (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Patients atteints d’une affection pulmonaire : Aucun ajustement posologique n’est nécessaire chez les patients présentant des antécédents de complications pulmonaires. D’une manière générale, il faut faire preuve de prudence, car ces patients sont plus vulnérables (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Patients obèses : Chez les patients obèses, y compris chez les patients atteints d’obésité morbide, la dose de BRIDION® doit être calculée en fonction du poids corporel réel. Aucun ajustement posologique n’est nécessaire.
4.3 Reconstitution
Sans objet.
4.4 Administration
BRIDION® doit être administré par voie intraveineuse en bolus unique. L’injection en bolus doit être administrée rapidement (en 10 secondes) dans un cathéter veineux déjà mis en place. La tubulure intraveineuse doit être bien rincée (p. ex., avec du chlorure de sodium à 0,9 %) entre l’administration de BRIDION® et celle d’autres médicaments. Il convient d’examiner le cathéter pour déceler tout signe de fuite.
Chez les enfants, BRIDION® à 100 mg/mL peut être dilué avec du chlorure de sodium à 9 mg/mL (0,9 %) jusqu’à l’obtention d’une concentration de 10 mg/mL pour accroître l’exactitude de la dose administrée. Pour préparer la dose requise, transférer selon une technique aseptique tout le contenu du flacon à dose unique de 2 mL de BRIDION® (100 mg/mL) dans une bouteille (ou un sac pour perfusion intraveineuse) contenant 18 mL de chlorure de sodium à 0,9 % pour injection afin d’atteindre une concentration finale de 10 mg/mL de sugammadex. La solution diluée peut être conservée jusqu’à 48 heures au réfrigérateur (5 °C) ou à température ambiante (25 °C) [voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT].
BRIDION® peut être injecté dans la tubulure d’une perfusion en cours contenant les solutions injectables suivantes :
chlorure de sodium à 0,9 %;
dextrose à 5 %, Gelofusine;
chlorure de sodium à 0,45 % et dextrose à 2,5 %;
lactate de Ringer;
solution de Ringer;
Lactec, Lactec D et Lactec G;
Hespander;
Veen-F;
Physio 140;
dextrose à 5 % dans du chlorure de sodium à 0,9 %;
Isolyte P dans du dextrose à 5 %.
BRIDION® ne doit pas être mélangé à d’autres produits médicinaux, sauf ceux mentionnés ci-dessus. Une incompatibilité physique a été observée avec le vérapamil, l’ondansétron et la ranitidine.
4.5 Dose omise
Sans objet.
5 SURDOSAGE
Au cours des études cliniques, on a signalé un cas de surdosage accidentel après l’administration d’une dose de 40 mg/kg sans effets indésirables importants. Une étude de tolérance menée chez l’humain a démontré que BRIDION® était bien toléré à des doses allant jusqu’à 96 mg/kg. BRIDION® peut être éliminé par hémodialyse avec filtre à haut flux, mais non avec filtre à bas flux. D’après les études cliniques, la concentration plasmatique de BRIDION® diminue d’environ 70 % après une séance de dialyse de 3 à 6 heures.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Intraveineuse | Solution injectable, 100 mg/mL (sous forme de sugammadex sodique) | acide chlorhydrique (pour ajuster le pH), eau pour injection, hydroxyde de sodium (pour ajuster le pH) |
BRIDION® se présente sous forme de solution injectable contenant 100 mg/mL de sugammadex sous forme de sugammadex sodique (108,8 mg/mL). Les flacons contiennent une solution claire, incolore à légèrement brun-jaune. Le pH est compris entre 7 et 8 et l’osmolalité, entre 300 et 500 mOsm/kg.
Cent (100) mg/mL de sugammadex équivaut à 108,8 mg/mL de sugammadex sodique avec un dérivé mono-hydroxyle (OH) dont la concentration peut aller jusqu’à 7 mg/mL.
Chaque flacon de BRIDION® contient les ingrédients inactifs suivants : acide chlorhydrique (pour ajuster le pH), hydroxyde de sodium (pour ajuster le pH), eau pour injection.
La solution injectable de sugammadex est disponible sous forme de flacons à usage unique, en verre hydrolytique résistant de type I JP, USP, Ph. Eur., muni d’un bouchon gris en caoutchouc chlorobutyl. Le bouchon en caoutchouc est maintenu en place avec un opercule de sertissage en aluminium scellé par une capsule « flip-off ». Le bouchon en caoutchouc du flacon ne contient pas de latex. Présentation sous forme de boîtes de 10 flacons de 2 mL ou de 5 mL.
Description
Sans objet.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Réactions d’hypersensibilité
Les résultats d’une étude clinique menée auprès de 375 volontaires sains ayant reçu jusqu’à 3 doses de placebo ou de sugammadex indiquent que le sugammadex peut causer des réactions d’hypersensibilité, y compris lors de l’exposition initiale. Les taux observés étaient de 1,3 % (1/76) dans le groupe placebo, de 6,6 % (10/151) dans le groupe sugammadex à la dose de 4 mg/kg et de 9,5 % (14/148) dans le groupe sugammadex à la dose de 16 mg/kg. Un cas d’anaphylaxie (0,7 %, 1/148) a été rapporté chez les patients recevant le traitement à raison de 16 mg/kg. L’anaphylaxie et des réactions anaphylactoïdes ont aussi été rapportées après la commercialisation de BRIDION®, y compris à des doses allant de 2 à 4 mg/kg. Les caractéristiques cliniques décrites le plus souvent dans les rapports d’anaphylaxie étaient des symptômes dermatologiques (incluant de l’urticaire, des démangeaisons, de l’érythème, des bouffées vasomotrices ou une éruption cutanée); et de l’hypotension importante sur le plan clinique, nécessitant souvent le recours à des vasopresseurs comme assistance circulatoire. De plus, la prolongation de l’hospitalisation et/ou le recours à une assistance respiratoire additionnelle jusqu’à la récupération complète (réintubation, intubation prolongée, ventilation manuelle ou mécanique) ont été notés dans un certain nombre de rapports d’anaphylaxie.
Le mécanisme à l’origine des réactions d’hypersensibilité n’est pas bien compris. Des indicateurs de laboratoire dénotant une réaction à médiation immunitaire spécifique pourraient ou non être présents.
Cardiovasculaire
Bradycardie marquée :
Chez les enfants de tous âges et les adultes, une bradycardie marquée a été observée quelques minutes après l’administration de sugammadex pour la décurarisation d’un bloc neuromusculaire. Certains cas ont nécessité une intervention médicale. Des cas isolés de bradycardie avec arrêt cardiaque ont également été signalés (voir 8 EFFETS INDÉSIRABLES). Les patients doivent faire l’objet d’une surveillance étroite pour déceler toute modification des paramètres hémodynamiques pendant et après la décurarisation du bloc neuromusculaire. Un traitement avec un anticholinergique comme l’atropine doit être administré en cas de bradycardie importante sur le plan clinique.
Électrophysiologie cardiaque :
BRIDION®, administré à des doses allant jusqu’à deux fois la dose maximale recommandée, n’a pas d’effet pertinent sur le plan clinique pour ce qui est de l’intervalle QTc (voir 10 PHARMACOLOGIE CLINIQUE, 10.2 Pharmacodynamie).
Hématologique
Effet sur l’hémostase :
Des doses de sugammadex allant jusqu’à 16 mg/kg ont été associées à une augmentation faible (≤ 25 %) et transitoire (≤ 1 heure) de certains paramètres de la coagulation, soit le temps de céphaline activée (TCA) et le taux de prothrombine (TP) exprimé en rapport international normalisé (RIN) [TP(RIN)] chez des volontaires sains. Chez les patients ayant subi une intervention chirurgicale et qui recevaient un anticoagulant, on a observé une augmentation légère et transitoire du TCA et du TP(RIN) avec une dose de 4 mg/kg de sugammadex, qui n’a pas entraîné un risque hémorragique accru par rapport au traitement habituel.
Des expériences in vitro ont mis en évidence une augmentation supplémentaire du TCA et du TP(RIN) lorsque le sugammadex était utilisé en association avec les antagonistes de la vitamine K, l’héparine non fractionnée, les héparinoïdes de faible poids moléculaire, le rivaroxaban et le dabigatran allant jusqu’à environ 25 % et 50 % à la Cmax du sugammadex obtenue après l’administration de doses de 4 mg/kg et de 16 mg/kg, respectivement.
Le risque hémorragique n’ayant pas été étudié de façon systématique à des doses de sugammadex plus élevées que 4 mg/kg, les paramètres de la coagulation doivent être étroitement surveillés conformément à la pratique clinique courante chez les patients présentant une coagulopathie connue et chez les patients traités avec un anticoagulant qui reçoivent une dose de sugammadex supérieure à 4 mg/kg.
Hépatique
Chez les patients atteints d’insuffisance hépatique, le délai de récupération pourrait être prolongé. Chez les patients atteints d’insuffisance hépatique accompagnée d’une coagulopathie, l’hémostase peut être affectée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
Neurologique
Conduite de véhicules et utilisation de machines :
BRIDION® n’est pas censé avoir d’effet sur la vigilance et la concentration, ni sur la récupération des anesthésiques. La capacité d’un patient à conduire et à faire fonctionner une machine doit être évaluée en vérifiant qu’il a bien récupéré sa force motrice et sa coordination, sa vigilance mentale et sa concentration. Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Patients en unité de soins intensifs :
L’administration de BRIDION® chez les patients des unités de soins intensifs n’a pas été étudiée.
Considérations péri-opératoires
Complication de l’anesthésie :
La profondeur de l’anesthésie doit être surveillée attentivement et maintenue chaque fois qu’un relaxant neuromusculaire est administré, ainsi que pendant la décurarisation. En cas de décurarisation d’un bloc neuromusculaire en cours d’anesthésie, il pourrait falloir ajuster le protocole d’anesthésie si indiqué cliniquement (voir 8 EFFETS INDÉSIRABLES).
Lorsque la décurarisation d’un bloc neuromusculaire a été réalisée en cours d’anesthésie pendant les études cliniques, c’est-à-dire pendant l’évaluation de la décurarisation immédiate, des signes d’anesthésie légère ont été observés à l’occasion (mouvements, toux, grimaces et succion du tube endotrachéal).
L’éveil peropératoire est une complication grave associée à un bloc neuromusculaire excessif, sans analgésie ni sédation adéquates. L’administration excessive de rocuronium ou de vécuronium pourrait masquer les signes d’une anesthésie inadéquate. Sans prise en charge adéquate de la profondeur de l’anesthésie, elle est associée à une fréquence accrue d’éveil peropératoire. Une telle pratique doit être évitée même lorsque BRIDION® peut être utilisé pour accélérer la décurarisation d’un bloc neuromusculaire profond induit par le rocuronium ou le vécuronium.
Après la décurarisation du bloc neuromusculaire avec BRIDION®, il faut évaluer soigneusement la récupération des effets des anesthésiques, tout en recherchant les signes d’une réaction d’hypersensibilité. Les données d’études cliniques indiquent que la vitesse d’émergence d’une anesthésie peut varier considérablement d’un patient à l’autre, selon les effets résiduels des anesthésiques administrés pendant la chirurgie.
Récupération retardée :
Il est possible que le délai de récupération après l’administration de BRIDION® soit plus long. Les patients doivent être surveillés pour assurer une récupération adéquate. Les états associés à un ralentissement de la circulation sanguine, comme les maladies cardiovasculaires, la vieillesse, l’insuffisance rénale grave ou les œdèmes (p. ex., une insuffisance hépatique grave) peuvent augmenter le délai de récupération.
Surveillance de la fonction respiratoire pendant la récupération :
Une assistance ventilatoire aux patients est obligatoire jusqu’à ce qu’une respiration spontanée adéquate soit restaurée après la levée du bloc neuromusculaire. Même si la récupération après le bloc neuromusculaire est complète, d’autres produits médicinaux utilisés en période périopératoire et postopératoire peuvent déprimer la fonction respiratoire. Par conséquent, une assistance ventilatoire pourrait encore être nécessaire.
Risque de prolongation d’un bloc neuromusculaire :
Lors des études cliniques, un petit nombre de patients ont présenté une réponse retardée ou minime à l’administration de BRIDION®. Le respect d’un protocole d’anesthésie adéquat, y compris l’assistance ventilatoire, est impératif jusqu’à ce que le patient ait suffisamment récupéré de l’anesthésie.
Risque de récurrence du bloc neuromusculaire :
Les patients doivent être surveillés à cause du risque de récurrence du bloc neuromusculaire après la décurarisation. En cas de récurrence du bloc neuromusculaire après l’extubation, une ventilation assistée adéquate doit être fournie. L’administration de doses moins élevées que celles recommandées pourrait entraîner un risque accru de récurrence du bloc neuromusculaire après la décurarisation initiale; et n’est donc pas recommandée (voir 8 EFFETS INDÉSIRABLES).
Insuffisance rénale
On sait que BRIDION® est principalement excrété par les reins et son utilisation n’est pas recommandée chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min) en raison du manque de renseignements sur l’innocuité en cas d’exposition globale prolongée et accrue chez ces patients (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Les données sur l’effet d’une insuffisance rénale légère ou modérée (clairance de la créatinine ≥ 30 et ≤ 80 mL/min) sur la pharmacocinétique et la pharmacodynamie du sugammadex sont tirées d’une étude menée auprès de patients âgés. Bien que la clairance du médicament ait été moindre chez les sujets âgés atteints d’insuffisance rénale légère ou modérée, aucune différence significative n’a été observée quant à la capacité du sugammadex à inverser l’effet pharmacodynamique du rocuronium. C’est pourquoi aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée.
7.1 Populations particulières
7.1.1 Femmes enceintes
Chirurgie : On ne dispose d’aucune donnée clinique sur l’administration de BRIDION® aux femmes enceintes qui doivent subir une chirurgie.
Travail et accouchement : On ne dispose d’aucune donnée clinique sur l’administration de BRIDION® aux femmes lors du travail et de l’accouchement.
Une série d’études sur l’innocuité de doses répétées sur la fonction reproductrice ont été menées chez le rat et le lapin. Aucune tératogénicité n’a été constatée, quelle que soit la dose évaluée dans le cadre des études sur le développement de l’embryon et du fœtus. Lors d’une étude prénatale et postnatale, une perte postnatale accrue a été observée dans les groupes qui avaient reçu le médicament. Aucun effet lié à l’administration du médicament n’a été observé sur la parturition (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1.2 Femmes qui allaitent
L’excrétion de BRIDION® dans le lait humain n’a pas été étudiée. BRIDION® est excrété dans le lait des rates jusqu’à un maximum de 0,22 % de la dose par gramme de lait, ce pourcentage diminuant avec la baisse de la concentration plasmatique. L’exposition orale par le lait maternel n’a provoqué aucun effet sur la survie, le poids corporel et les paramètres du développement physique ou comportemental surveillés chez les rats nouveau-nés au cours des études sur le développement périnatal et postnatal.
7.1.3 Enfants
Enfants (de la naissance à 17 ans)
Les données sur l’innocuité et l’efficacité de BRIDION® pour la décurarisation courante appuient son utilisation chez cette population de patients.
La décurarisation immédiate n’a pas été étudiée chez les enfants. L’administration de doses supérieures à 4 mg/kg n’est pas recommandée pour la décurarisation courante d’un bloc neuromusculaire, car elle pourrait être associée à une fréquence plus élevée de réactions d’hypersensibilité et d’autres effets indésirables (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique).
7.1.4 Personnes âgées
Lors d’une étude clinique menée auprès de personnes âgées, après l’administration de BRIDION®, dès la réapparition de la 2e réponse au Td4 après un bloc neuromusculaire induit par le rocuronium, le délai médian de récupération du rapport T4/T1 à 0,9 était de 2,2 minutes chez les adultes (18 à 64 ans), de 2,6 minutes chez les personnes âgées (65 à 74 ans) et de 3,6 minutes chez les personnes très âgées (75 ans ou plus). Bien que le délai de récupération soit généralement plus long chez les personnes âgées, les doses recommandées sont les mêmes que celles recommandées pour les adultes (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
BRIDION® a été étudié chez des volontaires sains et des patients qui devaient subir une chirurgie sous anesthésie générale dans le cadre de la décurarisation d’un bloc neuromusculaire induit par le rocuronium ou le vécuronium, en comparaison avec un placebo ou d’autres agents décurarisants. Son lien de causalité avec les effets indésirables est parfois difficile à évaluer chez ces patients. Les effets indésirables graves identifiés associés à BRIDION® incluent l’anaphylaxie, l’hypersensibilité (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions d’hypersensibilité) et la bradycardie marquée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Dans l’ensemble de données contrôlées par placebo, les fréquences globales de tous les effets indésirables étaient de 70,7 % pour le rocuronium administré avec BRIDION® par rapport à 82,5 % pour le rocuronium administré avec un placebo; de 88,7 % pour le vécuronium administré avec BRIDION® par rapport à 95,2 % pour le vécuronium administré avec un placebo. Les effets indésirables individuels survenus chez au moins 2,0 % des sujets qui ont reçu BRIDION® et au moins deux fois plus souvent qu’avec le placebo incluaient la toux (4,7 % avec BRIDION®, 2,0 % avec le placebo), les complications au niveau des voies aériennes liées à l’anesthésie (3,9 % avec BRIDION®, 0 % avec le placebo), les complications de l’anesthésie (3,4 % avec BRIDION®, 0,2 % avec le placebo), l’hypotension liée à l’intervention (3,3 % avec BRIDION®, 1,7 % avec le placebo) et les complications procédurales lors de l’intervention (2,0 % avec BRIDION®, 0,6 % avec le placebo). Dans l’ensemble de données contrôlées par un traitement actif, la fréquence globale des effets indésirables était de 79,8 % pour le rocuronium administré avec BRIDION® par rapport à 84,2 % pour le rocuronium administré avec la néostigmine; de 93,8 % pour le vécuronium administré avec BRIDION® par rapport à 94,0 % pour le vécuronium administré avec la néostigmine. Le seul effet indésirable apparu chez au moins 2,0 % des patients traités avec BRIDION® et au moins deux fois plus souvent que chez les patients traités avec la néostigmine était l’hypertension (3,8 % avec BRIDION®, 1,5 % avec la néostigmine).
Enfants :
De 2 à 17 ans :
L’innocuité de BRIDION® a été évaluée dans le cadre d’une étude à répartition aléatoire et contrôlée par comparateur actif menée auprès d’enfants âgés de 2 à 17 ans. En tout, 242 patients ont reçu un traitement avec BRIDION® à 2 mg/kg ou à 4 mg/kg. Les effets indésirables survenus chez ≥ 5 % des enfants étaient les suivants : bradycardie/bradycardie sinusale (10 % dans le groupe ayant reçu 2 mg/kg; 7 % dans le groupe ayant reçu 4 mg/kg), nausées (6 % dans le groupe ayant reçu 4 mg/kg), vomissements (8 % dans le groupe ayant reçu 2 mg/kg; 10 % dans le groupe ayant reçu 4 mg/kg), douleur au site d’incision (6 % dans le groupe ayant reçu 2 mg/kg), nausées liées à l’intervention (8 % dans le groupe ayant reçu 2 mg/kg; 5 % dans le groupe ayant reçu 4 mg/kg), douleur liée à l’intervention (59 % dans le groupe ayant reçu 2 mg/kg; 58 % dans le groupe ayant reçu 4 mg/kg) et vomissements liés à l’intervention (6 % dans le groupe ayant reçu 2 mg/kg). Le profil d’innocuité correspondait généralement à celui observé chez les adultes.
De la naissance à moins de 2 ans :
L’innocuité de BRIDION® a été évaluée dans le cadre d’une étude à répartition aléatoire, à double insu et contrôlée par un comparateur actif menée chez des enfants âgés de 0 à moins de 2 ans et dans laquelle 138 participants ont reçu le traitement à l’étude. Les effets indésirables survenus chez au moins 5 % des enfants étaient les vomissements (9 % dans le groupe ayant reçu 2 mg/kg), la pyrexie (7 % dans le groupe ayant reçu 2 mg/kg), la douleur associée à l’intervention (41 % dans le groupe ayant reçu 2 mg/kg; 54 % dans le groupe ayant reçu 4 mg/kg) et les vomissements associés à l’intervention (7 % dans le groupe ayant reçu 2 mg/kg). Le profil d’innocuité était généralement conforme à celui observé chez les enfants âgés de 2 à moins de 17 ans et chez les adultes.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les données présentées ci-dessous sont tirées d’études contrôlées par placebo menées auprès de 1 078 sujets exposés à BRIDION® et de 544 sujets exposés à un placebo qui ont reçu une anesthésie et/ou un bloqueur neuromusculaire. Les participants étaient âgés de 18 à 91 ans, étaient presque également répartis entre hommes et femmes, présentaient un état physique de classes I à III selon la classification l’ASA (American Society of Anesthesiologists) et étaient principalement de race blanche. La plupart des sujets traités avec BRIDION® ont reçu une dose unique de 2 ou 4 mg/kg.
La fréquence des effets indésirables survenus en cours de traitement était de 74 % pour le sugammadex et de 82 % pour le placebo. Le tableau 4 présente les effets indésirables survenus en cours de traitement chez au moins 2 % des sujets traités avec BRIDION® et à une fréquence au moins deux fois supérieure à celle observée pour le placebo, au cours des études regroupées de phases I à III menées auprès de sujets adultes recevant une anesthésie et/ou un bloqueur neuromusculaire.
Tableau 4 – Effets indésirables survenus en cours de traitement chez au moins 2 % des adultes traités avec BRIDION® dans le cadre d’études regroupées de phases I à III, et deux fois plus souvent qu’avec le placebo
| Classification par système et organe | Effets indésirables survenus | BRIDION® | Placebo | |||||||||||
| en cours de traitement | (N = 1 078) | (N = 544) | ||||||||||||
| (terme privilégié) | n % | n % | ||||||||||||
| Lésions, intoxications et complications d’une intervention | Complication au niveau des voies | 42 (4) | 0 (0) | |||||||||||
| aériennes liées à l’anesthésie | ||||||||||||||
| Complication de l’anesthésie | 37 (3) | 1 (< 1) | ||||||||||||
| Hypotension liée à l’intervention | 36 (3) | 9 (2) | ||||||||||||
| Complication de l’intervention | 22 (2) | 3 (1) | ||||||||||||
| Troubles respiratoires, | Toux | 51 (5) | 11 (2) | |||||||||||
| thoraciques et médiastinaux | ||||||||||||||
Lors des études cliniques, les termes rapportés par l’investigateur pour décrire les complications résultant de l’anesthésie ou de la chirurgie ont été regroupés dans les catégories d’effets indésirables ci-dessous :
Complication au niveau des voies aériennes liées à l’anesthésie :
Les complications au niveau des voies aériennes liées à l’anesthésie incluaient le cabrage en réaction au tube endotrachéal, la toux, un cabrage léger, une réaction d’éveil peropératoire, une toux pendant l’intervention anesthésique ou la chirurgie, ou une respiration spontanée peropératoire (respiration spontanée du patient, liée à l’intervention anesthésique).
Complication de l’anesthésie :
Les complications de l’anesthésie, évoquant le rétablissement de la fonction neuromusculaire, incluent le mouvement d’un membre ou du corps, ou une toux pendant l’intervention anesthésique ou pendant la chirurgie, des grimaces ou la succion du tube endotrachéal (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Complication de l’anesthésie).
Complication d’une intervention :
Les complications procédurales lors de l’intervention incluaient la toux, la tachycardie, la bradycardie, le mouvement et l’augmentation de la fréquence cardiaque.
Les données ci-dessous portent sur 871 sujets exposés à BRIDION® et 881 sujets exposés à la néostigmine au cours d’études contrôlées par un agent actif, pendant lesquelles ces patients ont reçu une anesthésie et un bloqueur neuromusculaire. Ils étaient âgés de 18 à 93 ans avec presque autant d’hommes que de femmes, présentaient un état physique de classes I à III selon la classification de l’ASA (American Society of Anesthesiologists), et étaient principalement de race blanche. La plupart des sujets traités avec BRIDION® en ont reçu une seule dose de 2 ou 4 mg/kg.
La fréquence globale des effets indésirables survenus en cours de traitement était de 84 % avec le sugammadex et de 87 % avec la néostigmine. Le seul effet indésirable apparu chez au moins 2,0 % des patients traités avec BRIDION® et au moins deux fois plus souvent que chez les patients traités avec la néostigmine était l’hypertension (3,8 % avec BRIDION®, 1,5 % avec la néostigmine).
Réactions d’hypersensibilité :
Les réactions d’hypersensibilité, incluant l’anaphylaxie, sont survenues lors d’études cliniques, chez des patients et des volontaires sains (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES; 7 MISES EN GARDE ET PRÉCAUTIONS). Elles ont été signalées peu fréquemment (entre 1/1 000 et moins de 1/100) au cours des études cliniques menées auprès de patients ayant subi une intervention chirurgicale, et leur fréquence après la commercialisation du produit est inconnue. L’anaphylaxie et les réactions anaphylactoïdes ont été rapportées après la commercialisation du produit, y compris à des doses allant de 2 à 4 mg/kg. Les réactions d’hypersensibilité allaient des réactions cutanées isolées aux réactions générales graves (c.-à-d. l’anaphylaxie et le choc anaphylactique) et sont survenues chez des patients n’ayant jamais été exposés au sugammadex. Les symptômes associés à ces réactions peuvent inclure les bouffées vasomotrices, l’urticaire, une éruption érythémateuse, l’hypotension (sévère), la tachycardie, l’enflure de la langue et du pharynx, le bronchospasme et des événements pulmonaires obstructifs (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions d’hypersensibilité).
Récurrence du bloc neuromusculaire :
Dans les études cliniques menées auprès de sujets traités avec du rocuronium ou du vécuronium et dans le cadre desquelles le sugammadex était administré selon les recommandations posologiques (N = 2 022), la récurrence du bloc neuromusculaire, mesurée par la surveillance neuromusculaire ou les signes cliniques, a été rapportée chez 0,20 % des patients.
Bronchospasme :
Le bronchospasme a été signalé comme étant un effet indésirable vraisemblablement lié au médicament d’après les données d’une étude clinique et de pharmacovigilance (en postcommercialisation) portant sur des patients ayant des antécédents de complications pulmonaires.
Patients atteints d’obésité morbide (IMC ≥ 40 kg/m2) :
Dans le cadre d’une étude clinique menée spécifiquement chez des adultes dont l’indice de masse corporelle (IMC) était égal ou supérieur à 40 kg/m2 (obésité morbide), le profil d’effets indésirables s’est avéré généralement semblable à celui observé chez des adultes ayant participé à des études de phases I à III (données regroupées; voir le tableau 4).
8.2.1 Effets indésirables observés au cours des études cliniques – enfants :
Dans une étude clinique menée auprès d’enfants âgés de 2 à moins de 17 ans, la fréquence de la bradycardie/bradycardie sinusale signalée chez les patients traités avec le sugammadex à 2 mg/kg ou à 4 mg/kg était de 10 % et de 7 %, respectivement (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Dans une étude clinique menée auprès d’enfants âgés de 0 à moins de 2 ans, la fréquence de la bradycardie signalée chez les patients traités avec le sugammadex à 2 mg/kg ou à 4 mg/kg était de 2,3 % (1/44 patients) et de 3,2 % (2/63 patients), respectivement (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Par ailleurs, le profil d’innocuité du sugammadex (2 et 4 mg/kg) correspondait généralement à celui observé chez les adultes. Les effets indésirables signalés chez les adultes sont également pertinents dans le cas des enfants.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Sans objet.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Sans objet.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été notés dans la période d’utilisation qui a suivi l’homologation de BRIDION®. Étant donné que ces effets sont signalés sur une base volontaire de la part d’une population de taille incertaine, il n’est pas toujours possible d’estimer de manière fiable leur fréquence ni d’établir un lien de causalité avec l’exposition au médicament.
- Troubles cardiaques : des cas de bradycardie marquée et de bradycardie avec arrêt cardiaque ont été observés quelques minutes après l’administration de sugammadex (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Les autres anomalies du rythme cardiaque incluaient la fibrillation auriculaire, le bloc auriculoventriculaire, l’arrêt cardiaque/cardio-respiratoire, des changements du segment ST, une tachycardie supraventriculaire/des extrasystoles, une tachycardie, une fibrillation ventriculaire et une tachycardie ventriculaire. • Troubles généraux et réactions au site d’administration : des cas où BRIDION® n’a pas eu l’effet recherché.
- Troubles du système immunitaire : des réactions d’hypersensibilité, incluant un choc anaphylactique, une réaction anaphylactique, une réaction anaphylactoïde et une hypersensibilité de type 1, ont été rapportées.
- Troubles respiratoires, thoraciques et médiastinaux : des épisodes de laryngospasme, de dyspnée, de respiration sifflante, d’œdème pulmonaire et d’arrêt respiratoire ont été rapportés.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Sans objet.
9.2 Aperçu des interactions médicamenteuses
L’information présentée est basée sur l’affinité de BRIDION® pour d’autres médicaments, sur des études précliniques, sur des simulations réalisées à l’aide d’un modèle PK-PD et sur des études cliniques. D’après ces données, une interaction pharmacodynamique notable au plan clinique est peu probable entre BRIDION® et d’autres médicaments, à l’exception du torémifène, de l’acide fusidique et des contraceptifs hormonaux. En ce qui concerne ces médicaments, une interaction pertinente sur le plan clinique ne pouvait être exclue. Le torémifène n’est pas offert sur le marché canadien à l’heure actuelle.
Aucune interaction pertinente sur le plan clinique n’a été signalée durant la phase de développement clinique, y compris avec des anticholinestérases telles que la néostigmine, la pyridostigmine et l’édrophonium, ou des bloqueurs muscariniques tels que le glycopyrrolate et l’atropine.
Aucune étude en bonne et due forme n’a été menée sur les interactions chez les enfants. Les interactions chez les adultes et les mises en garde présentées à la section 7 MISES EN GARDE ET PRÉCAUTIONS doivent aussi être prises en compte chez les enfants.
9.3 Interactions médicament-comportement
Sans objet.
9.4 Interactions médicament-médicament
Interactions qui pourraient potentialiser l’effet du rocuronium ou du vécuronium
Lorsque des médicaments qui potentialisent le bloc neuromusculaire sont administrés en période postopératoire, il convient d’accorder une attention particulière à la récurrence possible du bloc neuromusculaire. Veuillez consulter la monographie du rocuronium ou du vécuronium pour obtenir une liste des médicaments qui potentialisent le bloc neuromusculaire. En cas de récurrence du bloc neuromusculaire, il peut être nécessaire de mettre le patient sous ventilation assistée.
Interactions pouvant modifier l’efficacité de BRIDION® (voir 10
PHARMACOLOGIE
CLINIQUE)
Interactions par déplacement :
La modélisation pharmacocinétique-pharmacodynamique a indiqué que certains médicaments administrés après BRIDION® pourraient déplacer le rocuronium ou le vécuronium lié à BRIDION®. Par conséquent, une récurrence du bloc neuromusculaire pourrait survenir. Dans ce cas, il peut être nécessaire de mettre le patient sous ventilation assistée. L’administration du médicament qui provoque le déplacement doit être interrompue en cas de perfusion. Le risque de réactions par déplacement du rocuronium sera maximal durant la période correspondant à 3 fois la demi-vie de BRIDION®.
Des interactions par déplacement n’ont pas pu être exclues pour les médicaments suivants :
- Torémifène
Le torémifène a une affinité relativement élevée pour le sugammadex et sa concentration plasmatique peut être relativement élevée. Par conséquent, le vécuronium ou le rocuronium peuvent être déplacés du complexe formé avec BRIDION®. Le délai de récupération du rapport T4/T1 à 0,9 pourrait donc être augmenté chez les patients ayant reçu du torémifène le jour de l’intervention.
- Acide fusidique administré par voie intraveineuse
L’administration d’acide fusidique en période préopératoire peut augmenter le délai de récupération du rapport T4/T1 à 0,9. Cependant, une récurrence du bloc neuromusculaire est peu probable en période postopératoire, car la perfusion d’acide fusidique dure plusieurs heures et les taux sanguins s’accumulent sur 2 à 3 jours. Aucune interaction avec des produits topiques contenant de l’acide fusidique n’est attendue.
Interactions pouvant modifier l’efficacité d’autres médicaments (voir également
10 PHARMACOLOGIE CLINIQUE)
Interactions par capture :
La modélisation pharmacocinétique-pharmacodynamique a indiqué que l’administration de BRIDION® pourrait entraîner sa liaison (par capture) à certains médicaments. Cette liaison pourrait réduire l’efficacité de ces médicaments en raison de la diminution de leur concentration plasmatique (fraction libre).
En pareil cas, on conseille au clinicien d’envisager la réadministration du médicament, l’administration d’un médicament équivalent sur le plan thérapeutique (d’une classe chimique différente de préférence) et/ou des interventions non pharmacologiques, le cas échéant.
- Contraceptifs hormonaux
Une simulation réalisée à l’aide d’un modèle PK-PD a démontré que l’interaction entre BRIDION® administré à raison de 4 mg/kg et un progestatif pouvait diminuer l’exposition au progestatif (34 % de l’ASC), diminution semblable à celle observée lorsque la prise de la dose quotidienne d’un contraceptif oral est retardée de 12 heures. Cette interaction pourrait entraîner une diminution de l’efficacité.
Par conséquent, l’administration d’une dose de BRIDION® en bolus est considérée comme étant équivalente à l’oubli d’une dose quotidienne d’un contraceptif oral contenant un progestatif. Les interactions par capture avec un œstrogène, en particulier l’éthinylestradiol, ne sont pas censées être pertinentes sur le plan clinique. Veuillez consulter la section de la notice du produit du contraceptif oral portant sur une dose oubliée pour savoir les mesures à prendre lorsqu’un contraceptif oral est pris le jour où BRIDION® est administré.
Si la patiente utilise un contraceptif hormonal non oral, elle doit utiliser en plus une méthode contraceptive non hormonale pendant les sept jours suivants.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
- Interférence avec les analyses de laboratoire
BRIDION® peut avoir un effet sur le dosage de la progestérone sérique. On a observé une altération des résultats à des concentrations plasmatiques de sugammadex de 100 mcg/mL, et seulement dans les 30 minutes (maximum) suivant l’administration d’une dose de 16 mg/kg. BRIDION® ne devrait pas interférer avec les tests de dosage de l’éthinylestradiol.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
BRIDION® est une gamma-cyclodextrine modifiée qui est un antagoniste sélectif d’agents relaxants musculaires. BRIDION® encapsule le rocuronium et le vécuronium, des bloqueurs neuromusculaires, et forme un complexe avec ces deux agents dans le plasma. Après l’administration de BRIDION®, un changement du gradient de concentration du bloqueur neuromusculaire entre la jonction neuromusculaire et le plasma provoque une redistribution du bloqueur neuromusculaire qui est déplacé du récepteur nicotinique. Cette redistribution entraîne alors une diminution de la quantité de bloqueur neuromusculaire pouvant se lier aux récepteurs nicotiniques dans la jonction neuromusculaire. Ceci concourt à la décurarisation du bloc neuromusculaire induit par le rocuronium ou le vécuronium.
10.2 Pharmacodynamie
BRIDION® a été administré à des doses variant de 0,5 à 16 mg/kg au cours d’études de relation dose-effet portant sur la décurarisation après un bloc neuromusculaire induit par le rocuronium (0,6; 0,9; 1,0 et 1,2 mg/kg de bromure de rocuronium avec ou sans doses d’entretien) et après un bloc neuromusculaire induit par le vécuronium (0,1 mg/kg de bromure de vécuronium avec ou sans doses d’entretien), à divers points d’évaluation et à différentes profondeurs du bloc neuromusculaire. Ces études ont clairement mis en évidence une relation dose-effet.
Électrophysiologie cardiaque :
Selon une étude croisée à double insu et à répartition aléatoire contrôlée par placebo et par un comparateur actif sur cinq périodes, BRIDION® administré par voie intraveineuse en doses uniques de 4 mg/kg et de 32 mg/kg n’a pas d’effet pertinent sur le plan clinique pour ce qui est de l’intervalle QTc, de la durée du QRS, de l’intervalle PR ou de la fréquence cardiaque ventriculaire.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques du sugammadex ont été calculés à partir de la somme totale des concentrations de sugammadex libre et de sugammadex lié sous forme de complexe. Chez les patients anesthésiés, on suppose que les paramètres pharmacocinétiques comme la clairance et le volume de distribution sont identiques pour le sugammadex libre et le sugammadex lié sous forme de complexe.
Distribution :
Le volume de distribution du sugammadex observé à l’état d’équilibre est de 11 à 14 litres chez les adultes ayant une fonction rénale normale (selon une analyse pharmacocinétique non compartimentale classique). Ni le sugammadex ni le complexe sugammadex-rocuronium ne se lie aux protéines plasmatiques ou aux érythrocytes, comme il a été démontré in vitro à l’aide de plasma et de sang entier provenant de sujets de sexe masculin. Pour des doses variant de 1 à 16 mg/kg, la cinétique du sugammadex est linéaire après administration par voie intraveineuse en bolus.
Métabolisme :
Au cours des études précliniques et cliniques, aucun métabolite du sugammadex n’a été observé et seule une excrétion rénale du médicament sous forme inchangée a été observée comme voie d’élimination.
Élimination :
Chez les adultes anesthésiés ayant une fonction rénale normale, la demi-vie d’élimination (t½) du sugammadex est d’environ 2 heures et la clairance plasmatique estimée, d’environ 88 mL/min. Une étude de bilan massique a démontré que plus de 90 % de la dose était excrétée dans les 24 heures; 96 % de la dose était excrétée dans l’urine, dont au moins de 95 % sous forme inchangée. Moins de 0,02 % de la dose était excrétée par les fèces ou l’air expiré. L’administration de sugammadex à des volontaires sains a entraîné une augmentation de l’élimination rénale du rocuronium sous forme liée.
Populations et états pathologiques particuliers
- Enfants : La pharmacocinétique du sugammadex a fait l’objet de deux études cliniques chez les enfants dans le cadre desquelles des doses intraveineuses de 2 ou 4 mg/kg de sugammadex ont été administrées pour la décurarisation d’un bloc neuromusculaire modéré ou profond, respectivement. Dans une étude, les paramètres pharmacocinétiques du sugammadex ont été estimés chez des enfants âgés de 2 à moins de 17 ans répartis en trois groupes d’âge (de 2 à moins de 6 ans, de 6 à moins de 12 ans et de 12 à moins de 17 ans). Dans l’autre étude, les paramètres pharmacocinétiques du sugammadex ont été estimés chez des enfants âgés de 0 à moins de 2 ans répartis en quatre groupes d’âge (de la naissance à 27 jours, de 28 jours à moins de 3 mois, de 3 mois à moins de 6 mois, de 6 mois à moins de 2 ans). Chez les enfants, la clairance et le volume de distribution augmentent avec l’âge. Le tableau 5 présente les paramètres pharmacocinétiques du sugammadex estimés par modélisation compartimentale selon le groupe d’âge et l’état de la fonction rénale.
Personnes âgées : Une analyse pharmacocinétique de population a indiqué qu’au-delà des effets d’une diminution de la clairance de la créatinine, le vieillissement n’a qu’un effet limité sur les paramètres pharmacocinétiques du sugammadex (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Le tableau 5 présente les paramètres pharmacocinétiques du sugammadex estimés par modélisation compartimentale selon le groupe d’âge et l’état de la fonction rénale.
Insuffisance rénale : Dans une étude pharmacocinétique comparant des patients atteints d’insuffisance rénale grave à des patients ayant une fonction rénale normale, les concentrations plasmatiques du sugammadex étaient semblables pendant la première heure après l’administration, mais diminuaient ensuite plus rapidement dans le groupe témoin. L’exposition totale au sugammadex a été prolongée, conduisant à une exposition 17 fois plus importante chez les patients atteints d’insuffisance rénale grave. De faibles concentrations de sugammadex sont détectables au moins pendant 48 heures suivant l’administration de la dose chez les patients atteints d’insuffisance rénale grave.
Dans une seconde étude comparant des sujets atteints d’insuffisance rénale modérée ou grave à des sujets ayant une fonction rénale normale, la clairance du sugammadex a progressivement diminué et la demi-vie d’élimination (t½) était progressivement prolongée selon la détérioration de la fonction rénale. L’exposition était 2 fois et 5 fois plus élevée chez les sujets atteints, respectivement, d’insuffisance rénale modérée ou grave. Les concentrations du sugammadex n’étaient plus détectables au-delà de 7 jours suivant l’administration de la dose chez les sujets atteints d’insuffisance rénale grave.
Les paramètres pharmacocinétiques du sugammadex estimés par modélisation compartimentale selon le groupe d’âge et l’état de la fonction rénale sont présentés ci-dessous (voir le tableau 5).
- Insuffisance hépatique : BRIDION® n’est ni métabolisé ni éliminé par le foie; par conséquent, aucune étude n’a été menée auprès de patients atteints d’insuffisance hépatique.
- Sexe : Aucune différence liée à la pharmacocinétique n’a été observée entre les hommes et les femmes participant à l’étude.
- Origine ethnique : Une étude menée auprès de sujets japonais et de sujets de race blanche sains n’a mis en évidence aucune différence pertinente sur le plan clinique en ce qui concerne les paramètres pharmacocinétiques. Des données limitées n’indiquent aucune différence dans les paramètres pharmacocinétiques chez les sujets de race noire ou afro-américaine.
Obésité : Une analyse pharmacocinétique de population portant sur des adultes et des personnes âgées n’a révélé aucune relation pertinente sur le plan clinique entre la clairance ou le volume de distribution et le poids corporel.
Dans le cadre d’une étude clinique menée chez des adultes dont l’IMC était égal ou supérieur à 40 kg/m2 (obésité morbide), la dose de sugammadex à 2 mg/kg et à 4 mg/kg a été calculée en fonction du poids corporel réel (n = 76) ou du poids corporel idéal (n = 74). L’exposition au sugammadex a augmenté de façon linéaire et proportionnelle à la dose suivant l’administration de doses calculées en fonction du poids corporel réel ou du poids corporel idéal. Pour ce qui est des paramètres pharmacocinétiques, aucune différence pertinente sur le plan clinique n’a été observée entre ces personnes atteintes d’obésité morbide (IMC ≥ 40 kg/m2) et la population générale.
Tableau 5 – Résumé des paramètres pharmacocinétiques du sugammadex stratifiés selon l’âge et l’état de la fonction rénale
| Caractéristiques sélectionnées des patients | Paramètres pharmacocinétiques estimés moyens (CV* %) | |||||
Données démographiques Âge Poids corporel | Fonction rénale Clairance de la créatinine (mL/min) | Clairance (mL/min) | Volume de distribution à l’état d’équilibre (L) | Demi-vie d’élimination (h) | ||
| Adultes | Normale | 100 | 84 (26) | 13 | 2,2 (23) | |
| 40 ans 75 kg | Altérée | Légère | 50 | 48 (28) | 15 | 4,1 (25) |
| Modérée | 30 | 29 (28) | 15 | 7,0 (26) | ||
| Grave | 10 | 8,9 (27) | 16 | 23 (27) | ||
| Patients âgés | Normale | 80 | 73 (27) | 13 | 2,6 (25) | |
| 75 ans 75 kg | Altérée | Légère | 50 | 48 (27) | 15 | 4,1 (25) |
| Modérée | 30 | 29 (26) | 15 | 6,9 (25) | ||
| Grave | 10 | 8,9 (28) | 16 | 23 (27) | ||
| Adolescents | Normale | 95 | 71 (27) | 10 | 2,0 (23) | |
| 15 ans 56 kg | Altérée | Légère | 48 | 41 (28) | 11 | 3,8 (25) |
| Modérée | 29 | 25 (28) | 12 | 6,3 (25) | ||
| Grave | 9,5 | 7,4 (28) | 12 | 22 (28) | ||
Patients appartenant à la phase intermédiaire de l’enfance | Normale | 60 | 39 (29) | 5,8 | 2,1 (24) | |
| 9 ans 28 kg | Altérée | Légère | 30 | 21 (27) | 6,3 | 4,0 (25) |
| Modérée | 18 | 12 (28) | 6,5 | 6,8 (26) | ||
| Grave | 6,0 | 3,3 (28) | 6,7 | 25 (27) | ||
Patients appartenant à la petite enfance | Normale | 37 | 22 (26) | 3,4 | 2,1 (24) | |
| 3,5 ans 15 kg | Altérée | Légère | 18 | 11 (28) | 3,5 | 4,2 (25) |
| Modérée | 11 | 6,1 (27) | 3,6 | 7,6 (27) | ||
| Grave | 3,7 | 1,6 (27) | 3,7 | 28 (27) | ||
| Tout-petits | Normale | 28 | 16 (28) | 2,5 | 2,1 (24) | |
| 1,5 an 11 kg | Altérée | Légère | 14 | 7,6 (28) | 2,5 | 4,4 (26) |
| Modérée | 8,4 | 4,2 (28) | 2,6 | 7,9 (28) | ||
| Grave | 2,8 | 1,1 (27) | 2,6 | 29 (27) | ||
| Nourrissons | Normale | 21 | 12 (28) | 1,8 | 2,2 (24) | |
| 6 mois 7,9 kg | Altérée | Légère | 11 | 5,4 (27) | 1,9 | 4,6 (26) |
| Modérée | 6,4 | 2,9 (26) | 1,9 | 8,3 (26) | ||
| Grave | 2,1 | 0,76 (28) | 1,9 | 32 (27) | ||
| Nouveau-nés | Normale | 13 | 13 (28) | 1,1 | 1,3 (22) | |
| 15 jours 3,8 kg | Altérée | Légère | 6,4 | 5,7 (26) | 1,1 | 2,7 (23) |
| Modérée | 3,9 | 3,1 (27) | 1,1 | 4,8 (26) | ||
| Grave | 1,3 | 0,77 (27) | 1,1 | 18 (26) | ||
* CV = coefficient de variation 11
CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température de 15 °C à 30 °C. Protéger de la lumière. Les flacons qui ne sont pas protégés de la lumière doivent être utilisés dans les 5 jours.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Jeter tout produit non utilisé ou tout déchet conformément aux règlements locaux. PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : sugammadex sodique
Nom chimique : sel sodique de 6A,6B,6C,6D,6E,6F,6G,6H-octakis-S-(2-carboxyethyl)-
6A,6B,6C,6D,6E,6F,6G,6H-octathio-γ-cyclodextrine
Formule moléculaire : C72H104O48S8Na8
Masse moléculaire : 2 178,01
Formule de structure :
S
O O
S
O
O
S
O
O
S
O
O
S
O
O
S
O
O
S O
O
S O
O
OH
O
OH
OH
O
O
OH
O H
O
O
OH
OH
O
O
OH
OH
O
O
OH
OH
O
O
OH
O
O OH
OH
O
O
OH
OH O
Na +
8
O
SCH 2 CH 2 COONa
OH
OH
O
8 2
3
6
4
5
1
BRIDION® peut contenir jusqu’à 7 mg/mL du dérivé mono-OH du sugammadex. Le nom chimique de ce dérivé est : sel sodique de 6A,6B,6C,6D,6E,6F,6G-Heptakis-S-(2-carboxyéthyl)-6A,6B,6C,6D,6E,6F,6G-heptathio-γ-cyclodextrine (1:7); son poids moléculaire est de 2 067,90.
Propriétés physicochimiques :
Aspect : Le sugammadex sodique est une poudre ou une poudre granuleuse blanche à blanc cassé.
Point de fusion : Le sugammadex sodique est un composé qui n’a ni point de fusion ni intervalle de fusion. Il se décompose à environ 220 °C. Solubilité : Le sugammadex sodique est très hydrosoluble. pH : Approximativement 7,5
14 ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques de l’étude
Tableau 6 – Aperçu des études cliniques sur l’efficacité
| N° de protocole | Objectifs de l’étude | Protocole | Forme posologique, dose, voie | Diagnostic | Inscrits/traités/ | Sexea H/F | Âge (années)a | Paramètre |
| Nbre de centres | de l’étude | d’administration, posologie et | (critères | ont terminé | Moyen/ | principal | ||
| (pays) | durée | d’inclusion) | l’étude, selon | médian/ | ||||
| Statut de l’étude | le groupe de | tranche d’âge | ||||||
| (dates de début | traitement | |||||||
| et de fin) | ||||||||
19.4.301 13 centres (AT, BE, DE, ES, GB, IT, SE) Terminée (nov. 2005 à mars 2006) | Démontrer que la récupération après décurarisation d’un bloc neuromusculaire induit par le rocuronium ou le vécuronium à la réapparition du T2 est plus rapide avec 2,0 mg/kg de sugammadex qu’avec 50 mcg/kg de néostigmine, et évaluer l’innocuité de ces deux doses | Étude pivot comparative sur l’innocuité menée à l’insu de l’évaluateur, multicentrique, en mode parallèle, avec répartition aléatoire et contrôlée par un médicament actif | Sugammadex : 100 mg/mL Dose : 2,0 mg/kg par voie IV, dose unique Bromure de rocuronium : 10 mg/mL Dose : 0,6 mg/kg + doses d’entretien, par voie IV Bromure de vécuronium : 2 mg/mL Dose : 0,1 mg/kg + doses d’entretien, par voie IV Eau pour injection : ampoules de 10 mL Néostigmine et glycopyrrolate (prémélangés) : 2,5 mg/mL (néostigmine) et 0,5 mg/mL (glycopyrrolate) Dose : 50 mcg/kg par voie IV, dose unique | État physique de classes I à IV de l’ASA, âgé ≥ 18 ans, devant subir une intervention en décubitus dorsal, sous anesthésie générale, avec administration de rocuronium ou de vécuronium | Rocuronium + sugammadex : 49/48/47 Rocuronium + néostigmine : 49/48/47 Vécuronium + sugammadex : 51/48/47 Vécuronium + néostigmine 49/45/44 | Rocuronium + sugammadex : 31/17 Rocuronium + néostigmine : 24/24 Vécuronium + sugammadex : 26/22 Vécuronium + néostigmine 21/24 | Rocuronium + sugammadex : 51/50/20-83 Rocuronium + néostigmine : 48/51/18-73 Vécuronium + sugammadex : 49/47/20-81 Vécuronium + néostigmine 50/51/21-81 | Délai entre le début de l’administration du produit expérimental et la récupération du rapport T4/T1 à 0,9 |
19.4.302 8 centres (É.-U.) Terminée (nov. 2005 à nov. 2006) | Démontrer que la récupération après décurarisation d’un bloc induit par le rocuronium ou le vécuronium après la réapparition de 1 ou 2 réponses au CPT est plus rapide avec 4,0 mg/kg de sugammadex qu’avec 70 mcg/kg de néostigmine, et évaluer | Étude comparative sur l’innocuité menée à l’insu de l’évaluateur, multicentrique, en mode parallèle, avec | Sugammadex : 100 mg/mL Dose : 4,0 mg/kg par voie IV, dose unique Bromure de rocuronium : 10 mg/mL Dose : 0,6 mg/kg + doses d’entretien, par voie IV | Âgé de 18 ans ou plus, état physique de classes I à IV de l’ASA, devant subir une intervention non urgente, sous | Rocuronium + sugammadex : 48/37/37 Rocuronium + néostigmine : 40/38/37 | Rocuronium + sugammadex : 16/21 Rocuronium + néostigmine : 17/21 | Rocuronium + sugammadex : 52/51/19-85 Rocuronium + néostigmine : 54/54/30-73 | Délai entre le début de l’administration du produit expérimental et la récupération |
| N° de protocole | Objectifs de l’étude | Protocole | Forme posologique, dose, voie | Diagnostic | Inscrits/traités/ | Sexea H/F | Âge (années)a | Paramètre |
| Nbre de centres | de l’étude | d’administration, posologie et | (critères | ont terminé | Moyen/ | principal | ||
| (pays) | durée | d’inclusion) | l’étude, selon | médian/ | ||||
| Statut de l’étude | le groupe de | tranche d’âge | ||||||
| (dates de début | traitement | |||||||
| et de fin) | ||||||||
| l’innocuité d’une dose unique de 4,0 mg/kg de sugammadex et de 70 mcg/kg de néostigmine | répartition aléatoire et contrôlée par un médicament actif | Bromure de vécuronium : 1 mg/mL Dose : 0,1 mg/kg + doses d’entretien, par voie IV Eau stérile pour injection : flacons de 20 mL Néostigmine : 1 mg/mL Dose : 70 mcg/kg par voie IV, dose unique Glycopyrrolate : 0,2 mg/mL Dose : 14 mcg/kg par voie IV, dose unique | anesthésie générale, en décubitus dorsal, avec administration de rocuronium ou de vécuronium pour l’intubation endotrachéale et le maintien du bloc neuromusculaire | Vécuronium + sugammadex : 52/46/46 Vécuronium + néostigmine 42/36/35 | Vécuronium + sugammadex : 17/29 Vécuronium + néostigmine 21/15 | Vécuronium + sugammadex : 50/51/25-78 Vécuronium + néostigmine 57/60/29-77 | du rapport T4/T1 à 0,9 | |
19.4.310 8 centres (ES, FR, GB, IT) Terminée (nov. 2005 à mai 2006) | Démontrer que la récupération avec le sugammadex après un bloc induit par le rocuronium est plus rapide que celle obtenue avec la néostigmine après un bloc induit par le cisatracurium lorsqu’il est administré à la réapparition du T2; évaluer l’innocuité d’une dose unique de 2,0 mg/kg de sugammadex et de 50 mcg/kg de néostigmine administrée chez des adultes, et démontrer que l’apparition du bloc neuromusculaire est plus rapide avec une dose de 0,6 mg/kg de rocuronium qu’avec une dose de 0,15 mg/kg de cisatracurium | Étude comparative sur l’innocuité menée à l’insu de l’évaluateur, multicentrique, en mode parallèle, avec répartition aléatoire et contrôlée par un médicament actif | Sugammadex : 100 mg/mL Dose : 2,0 mg/kg par voie IV, dose unique Bromure de rocuronium : 10 mg/mL Dose : 0,6 mg/kg + doses d’entretien, par voie IV Bésylate de cisatracurium : 2 mg/mL Dose : 0,15 mg/kg + doses d’entretien, par voie IV Néostigmine et glycopyrrolate (prémélangés) : 2,5 mg/mL (néostigmine) et 0,5 mg/mL (glycopyrrolate) Dose : 50 mcg/kg par voie IV, dose unique | État physique de classes I à IV de l’ASA, âgé de 18 ans ou plus, devant subir une intervention en décubitus dorsal, sous anesthésie générale, nécessitant un relâchement neuromusculaire induit par le rocuronium ou le cisatracurium | Rocuronium + sugammadex : 40/34/33 Cisatracurium + néostigmine : 44/39/39 | Rocuronium + sugammadex : 14/20 Cisatracurium + néostigmine : 23/16 | Rocuronium + sugammadex : 49/48/23-76 Cisatracurium + néostigmine : 42/40/22-69 | Délai entre le début de l’administration du produit expérimental et la récupération du rapport T4/T1 à 0,9 |
a Sujets traités Tableau 6b – Aperçu des études cliniques sur l’efficacité (adultes et enfants)
| N° de protocole | Objectifs de | Protocole de l’étude | Forme posologique | Diagnostic (critères d’inclusion) | Inscrits/traités/ont | Sexea H/F | Âge (années)a | Paramètre principal |
| Nbre de centres | l’étude | terminé l’étude, selon | Moyen/médian/ | |||||
| (pays) | Voie | le groupe de | tranche d’âge | |||||
| Statut de l’étude | d’administration | traitement | ||||||
| (dates de début et | (par groupe d’âge) | |||||||
| de fin) | ||||||||
| 19.4.306 | relation dose- | Étude multicentrique de détermination de la dose, à répartition aléatoire et avec groupes parallèles, menée à l’insu de l’évaluateur de l’innocuité | Sugammadex : | État physique de classes I et II de l’ASA (devant subir une anesthésie générale d’une durée prévue d’au moins 60 minutes, n’ayant pas besoin de relâchement musculaire autre qu’une dose unique de 0,6 mg.kg-1 de rocuronium; devant subir une intervention en décubitus dorsal) | Délai entre le début de l’administration du produit expérimental et la récupération du rapport T4/T1 à 0,9 | |||
| 6 centres | effet du | 100 mg/mL | ||||||
| (Allemagne, R.-U., | sugammadex | |||||||
| Finlande, France) | administré | dose unique par i.v. | Nourrissons | |||||
| Terminée | comme agent | Dose | ||||||
| 28 j à 23 m | ||||||||
| (mai 2005 – | décurarisant à | |||||||
| 0,5 mg/kg | ||||||||
| mai 2006) | la réapparition | n = 2/2/2 | ||||||
| du T2, après | 1,0 mg/kg | |||||||
| 0,6 mg.kg-1 de | n = 2/2/2 | |||||||
| rocuronium | 2,0 mg/kg | |||||||
| n = 1/1/1 | ||||||||
| chez les adultes | ||||||||
| 4,0 mg/kg | ||||||||
| et les enfants | n = 1/1/1 | |||||||
| Placebo | ||||||||
| n= 2/2/2 | ||||||||
| Total n = 8/8/8 | ||||||||
| Dose | Enfants | 5/1 3/2 3/2 2/2 1/3 14/10 | ||||||
| 2 – 11 ans | ||||||||
| 0,5 mg/kg | n = 6/6/6 | 9 (3) | ||||||
| 9 (3-11) | ||||||||
| 1,0 mg/kg | n = 5/5/5 | 8 (2) | ||||||
| 8 (6 – 10) | ||||||||
| 2,0 mg/kg iv | n = 5/5/5 | 9 (2) | ||||||
| 9 (6 – 11) | ||||||||
| 4,0 mg/kg | n = 5/4/4 | 6 (3) | ||||||
| 7 (2 – 9) | ||||||||
| Placebo | n = 5/4/4 | 9 (1) | ||||||
| 9 (7 – 10) | ||||||||
| Total n = 26/24/24 | 8 (2) | |||||||
| 9 (2 - 11) | ||||||||
| Dose | Adolescents | 0/5 3/3 | ||||||
| 12 – 17 ans | ||||||||
| 0,5 mg/kg | n = 6/5/5 | 14 (1) | ||||||
| 14 (13-15) | ||||||||
| 1,0 mg/kg | n = 6/6/6 | 15 (2) | ||||||
| 15 (12 – 17) |
| N° de protocole | Objectifs de l’étude | Protocole de l’étude | Forme posologique | Diagnostic (critères d’inclusion) | Inscrits/traités/ont | Sexea H/F | Âge (années)a | Paramètre principal |
| Nbre de centres | terminé l’étude, selon | Moyen/médian/ | ||||||
| (pays) | Voie | le groupe de | tranche d’âge | |||||
| Statut de l’étude | d’administration | traitement | ||||||
| (dates de début et | (par groupe d’âge) | |||||||
| de fin) | ||||||||
| 2,0 mg/kg iv | n = 6/6/6 | 3/3 4/4 3/3 13/18 | 14 (0) | |||||
| 14 (14 – 15) | ||||||||
| 4,0 mg/kg | n = 6/8 b/8 b | 14 (2) | ||||||
| 15 (12 – 16) | ||||||||
| Placebo | n = 6/6/6 | 15 (2) | ||||||
| 15 (12 – 17) | ||||||||
| Total n = 30/31/31 | 14 (1) | |||||||
| 15 (12 – 17) | ||||||||
| Dose | Adultes | 4/2 3/2 4/1 4/2 6/0 21/7 | ||||||
| 18 – 61 ans | ||||||||
| 0,5 mg/kg | n = 6/6/6 | 41 (17) | ||||||
| 46 (20-59) | ||||||||
| 1,0 mg/kg | n = 6/5/4 | 37 (8) | ||||||
| 35 (28-48) | ||||||||
| 2,0 mg/kg iv | n = 6/5/5 | 38 (10) | ||||||
| 39 (23-51) | ||||||||
| 4,0 mg/kg | n = 6/6/6 | 38 (14) | ||||||
| 40 (18-59) | ||||||||
| Placebo | n = 6/5/5 | 49 (12) | ||||||
| 51 (27-61) | ||||||||
| Total n = 30/28/27 | 41 (13) | |||||||
| 42 (18-61) |
Tableau 6c – Aperçu des études cliniques sur l’efficacité (enfants)
N° de protocole | Objectifs de l’étude | Protocole | Dose | Diagnostic | Nombre de patients (n | Sexe H/F | Âge moyen (É.-T.) Tranche d’âge médiane | Paramètre |
| de l’étude | traité par groupe d’âge) | principal | ||||||
| P089 | Innocuité et efficacité pour la décurarisation d’un bloc neuromusculaire modéré à profond induit par le rocuronium ou le vécuronium (bloqueurs neuromusculaires) | Étude multicentrique à répartition aléatoire et à double insu, avec groupes parallèles, contrôlée par comparateur actif | 2,0 mg/kg 4,0 mg/kg Néostigmine + (glycopyrrolate ou atropine) | État physique de classes I, II et III de l’ASA | 2 à < 6 ans n = 22 n = 80 n = 12 Total n = 114 | 153/123 | 7,7 (4,6) 7,0 (2 à 16) | Temps écoulé avant la récupération du rapport Td4 ≥ 0,9 |
2,0 mg/kg 4,0 mg/kg Néostigmine + (glycopyrrolate ou atropine) | 6 à < 12 ans n = 15 n = 64 n = 13 Total n = 92 | 7,8 (4,4) 7,0 (2 à 16) | ||||||
2,0 mg/kg 4,0 mg/kg Néostigmine + (glycopyrrolate ou atropine) | 12 à < 17 ans n = 14 n = 47 n = 19 Total n = 70 | 8,5 (4,3) 8,0 (2 à 16) | ||||||
| P169 | Innocuité et | Étude | 2,0 mg/kg 4,0 mg/kg Néostigmine + (glycopyrrolate ou atropine) | État physique de classes I, II et III de l’ASA | Naissance à 27 jours n = 11 n = 12 n = 5 Total n = 28 | 92/46 | 164,3 (168,0) 100,5 (1 à 720) | Temps écoulé |
| efficacité pour la | multicentrique | avant la | ||||||
| décurarisation d’un | à répartition | récupération | ||||||
| bloc | aléatoire et à | neuromusculaire | ||||||
| neuromusculaire | double insu, | |||||||
| modéré à profond | avec groupes | |||||||
| induit par le | parallèles, | |||||||
| rocuronium ou le | contrôlée par | |||||||
| vécuronium | comparateur | |||||||
2,0 mg/kg 4,0 mg/kg Néostigmine + (glycopyrrolate ou atropine) | 28 jours à moins de 3 mois n = 9 n = 17 n = 9 Total n = 35 | |||||||
| (bloqueurs | actif | |||||||
| neuromusculaires) |
| N° de | Objectifs de l’étude | Protocole | Dose | Diagnostic | Nombre de patients (n | Sexe H/F | Âge moyen (É.-T.) | Paramètre |
| protocole | de l’étude | traité par groupe d’âge) | Tranche d’âge médiane | principal | ||||
2,0 mg/kg 4,0 mg/kg Néostigmine + (glycopyrrolate ou atropine) | 3 mois à moins de 6 mois n = 10 n = 19 n = 8 Total n = 37 | |||||||
2,0 mg/kg 4,0 mg/kg Néostigmine + (glycopyrrolate ou atropine) | 6 mois à moins de 2 ans n = 14 n = 15 n = 9 Total n = 38 |
a Sujets traités
b Le sujet n’avait pas été placé dans le bon groupe d’âge. 14.2 Résultats de l’étude – adultes
BRIDION® peut être administré pour la décurarisation d’un bloc neuromusculaire modéré à profond induit par le bromure de rocuronium ou le bromure de vécuronium :
Décurarisation d’un bloc neuromusculaire modéré (réapparition du T2)
L’étude 19.4.301 a été menée auprès de patients qui ont subi une chirurgie ouverte ou laparoscopique programmée d’avance qui nécessitait une anesthésie générale. Les chirurgies étaient principalement de nature endocrinienne, oculaire, ORL, abdominale (gynécologique, colorectale, urologique), orthopédique, vasculaire ou dermatologique. Les patients ont été répartis de façon aléatoire pour recevoir du rocuronium ou du vécuronium. Après l’administration de la dernière dose de rocuronium ou de vécuronium, à la réapparition du T2, une dose de 2,0 mg/kg de BRIDION® ou de 50 mcg/kg de néostigmine a été administrée aléatoirement par injection en bolus unique. Le délai entre le début de l’administration de BRIDION® ou de néostigmine et la récupération du rapport T4/T1 à 0,9 a été évalué (tableau 7).
Tableau 7 – Délai (minutes) entre l’administration de BRIDION® ou de néostigmine à la réapparition du T2 et la récupération du rapport T4/T1 à 0,9 après injection de rocuronium ou de vécuronium
| Bloqueur neuromusculaire | Schéma thérapeutique | Valeur de p* | |
| BRIDION® (2,0 mg/kg) | Néostigmine (50 mcg/kg) | ||
Rocuronium N Moyenne géométrique (IC à 95 %) Médiane (intervalle) | 48 1,5 (1,3 à 1,7) 1,4 (0,9 à 5,4) | 48 18,5 (14,3 à 23,9) 17,6 (3,7 à 106,9) | < 0,0001 |
Vécuronium N Moyenne géométrique (IC à 95 %) Médiane (intervalle) | 48 2,8 (2,3 à 3,4) 2,1 (1,2 à 64,2) | 45 16,8 (12,9 à 21,9) 18,96 (2,9 à 76,2) | < 0,0001 |
* Valeur de p obtenue à l’aide d’une analyse de variance à deux facteurs des délais de récupération du rapport
T4/T1 à 0,9 transformés en logarithmes
De manière générale, le retour du rapport T4/T1 à 0,9 après la réapparition de T2 a été plus rapide avec BRIDION® à raison de 2 mg/kg, comparativement à la néostigmine à raison de 50 mcg/kg dans le contexte d’un bloc neuromusculaire induit par le rocuronium ou le vécuronium (figures 1 et 2). Les données n’obéissaient pas à une distribution normale. Elles ont été soumises à une transformation logarithmique aux fins de l’analyse de variance. Aucune corrélation entre le rapport T4/T1 ≥ 0,9 et la récupération clinique suffisante après le bloc neuromusculaire n’a pu être établie avec certitude.
Figure 1 – Délai (minutes) entre l’administration de BRIDION® ou de néostigmine à la réapparition du T2 et la récupération du rapport T4/T1 à 0,9 après injection de rocuronium
Figure 2 – Délai (minutes) entre l’administration de BRIDION® ou de néostigmine à la réapparition du T2 et la récupération du rapport T4/T1 à 0,9 après injection de vécuronium 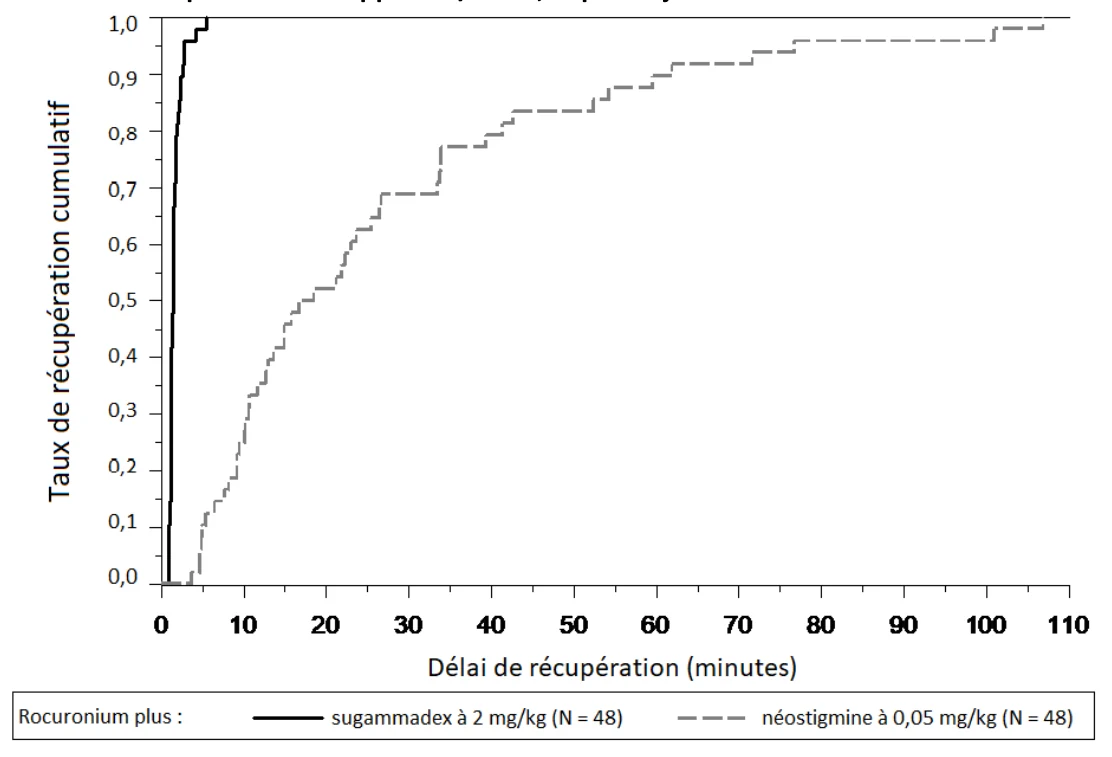
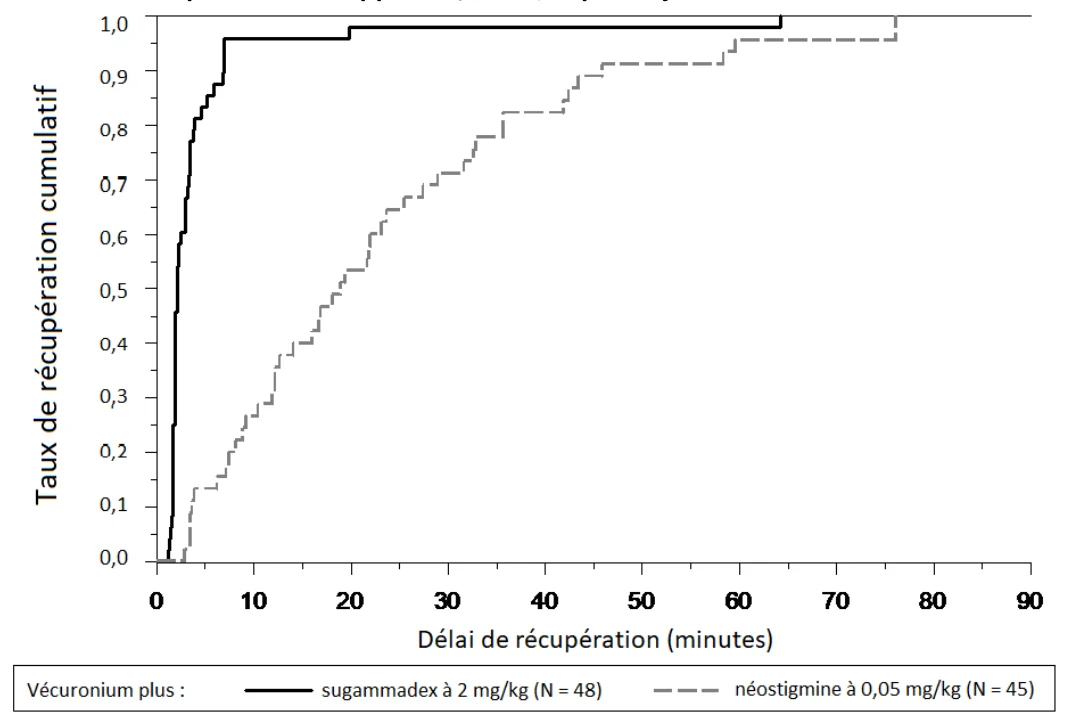
Dans l’étude 19.4.310, la décurarisation avec BRIDION® d’un bloc neuromusculaire induit par le rocuronium a été comparée à la décurarisation avec la néostigmine d’un bloc neuromusculaire induit par le cisatracurium. Les patients ont subi une chirurgie ouverte ou laparoscopique programmée d’avance qui nécessitait une anesthésie générale. Les chirurgies étaient principalement de nature abdominale, ORL, orthopédique ou reconstructive. À la réapparition du T2, une dose de 2,0 mg/kg de BRIDION® ou de 50 mcg/kg de néostigmine a été administrée par injection en bolus unique. Le délai entre le début de l’administration de BRIDION® ou de néostigmine et la récupération du rapport T4/T1 à 0,9 a été évalué (tableau 7). Aucune corrélation entre un rapport T4/T1 ≥ 0,9 et une récupération clinique suffisante après un bloc neuromusculaire n’a pu être établie avec certitude. Le tableau 8 montre que la décurarisation avec BRIDION® d’un bloc neuromusculaire induit par le rocuronium a été plus rapide que la décurarisation avec la néostigmine d’un bloc neuromusculaire induit par le cisatracurium.
Tableau 8 – Délai (minutes) entre l’administration de BRIDION® ou de néostigmine à la réapparition du T2 et la récupération du rapport T4/T2 à 0,9 après injection de rocuronium ou de cisatracurium
| Bloqueur neuromusculaire | Schéma thérapeutique | Valeur de p* | |
| Rocuronium (0,6 mg/kg) et BRIDION® (2,0 mg/kg) | Cisatracurium (0,15 mg/kg) et néostigmine (50 mcg/kg) | ||
N Moyenne géométrique (IC à 95 %) Médiane (intervalle) | 34 2,0 (1,7 à 2,4) 1,9 (0,7 à 6,4) | 39 8,8 (7,4 à 10,4) 7,2 (4,2 à 28,2) | < 0,0001 |
* Valeur de p obtenue à l’aide d’une analyse de variance à deux facteurs des délais de récupération du rapport
T4/T1 à 0,9 transformés en logarithmes
Décurarisation d’un bloc neuromusculaire profond
Dans l’étude 19.4.302, les patients ont subi une intervention chirurgicale ouverte ou laparoscopique programmée nécessitant une anesthésie générale. Les chirurgies étaient principalement de nature abdominale (gynécologique, colorectale, urologique), orthopédique, reconstructive ou neurologique. Les patients ont été répartis au hasard pour recevoir le rocuronium ou le vécuronium. Après l’administration de la dernière dose de l’un ou l’autre de ces produits, à la réapparition de 1 ou 2 réponses minimum au CPT, une dose 4,0 mg/kg de BRIDION® ou de 70 mcg/kg de néostigmine a été administrée aléatoirement par voie intraveineuse en bolus unique. Le délai entre le début de l’administration de BRIDION® ou de la néostigmine et la récupération du rapport T4/T1 à 0,9 a été évalué (tableau 9). Tableau 9 – Délai (minutes) entre l’administration de BRIDION® ou de néostigmine en présence d’un bloc neuromusculaire profond (1 ou 2 réponses au CPT) et la récupération du rapport T4/T2 à 0,9 après injection de rocuronium ou de vécuronium
| Bloqueur neuromusculaire | Schéma thérapeutique | Valeur de p* | |
| BRIDION® (4,0 mg/kg) | Néostigmine (70 mcg/kg) | ||
Rocuronium N Moyenne géométrique (IC à 95 %) Médiane (intervalle) | 37 2,9 (2,5 à 3,4) 2,7 (1,2 à 16,1) | 37 50,4 (43,5 à 58,4) 49,0 (13,3 à 145,7) | < 0,0001 |
Vécuronium N Moyenne géométrique (IC à 95 %) Médiane (intervalle) | 47 4,5 (3,3 à 6,0) 3,3 (1,4 à 68,4) | 36 66,2 (55,6 à 78,9) 49,9 (46,0 à 312,7) | < 0,0001 |
* Valeur de p obtenue à l’aide d’une analyse de variance à deux facteurs des délais de récupération du rapport
T4/T1 à 0,9 transformés en logarithmes
BRIDION®, administré à raison de 4 mg/kg, a permis de décurariser un bloc neuromusculaire profond induit par le rocuronium ou le vécuronium plus rapidement que la néostigmine administrée à raison de 70 mcg/kg (figures 3 et 4). Les données n’obéissaient pas à une distribution normale. Elles ont été soumises à une transformation logarithmique aux fins de l’analyse de variance. Aucune corrélation entre le rapport T4/T1 ≥ 0,9 et la récupération clinique suffisante après le bloc neuromusculaire n’a pu être établie avec certitude.
Figure 3 – Délai (minutes) entre l’administration de BRIDION® ou de néostigmine à la réapparition d’une ou deux réponses au CPT et la récupération du rapport T4/T1 à 0,9 après injection de rocuronium 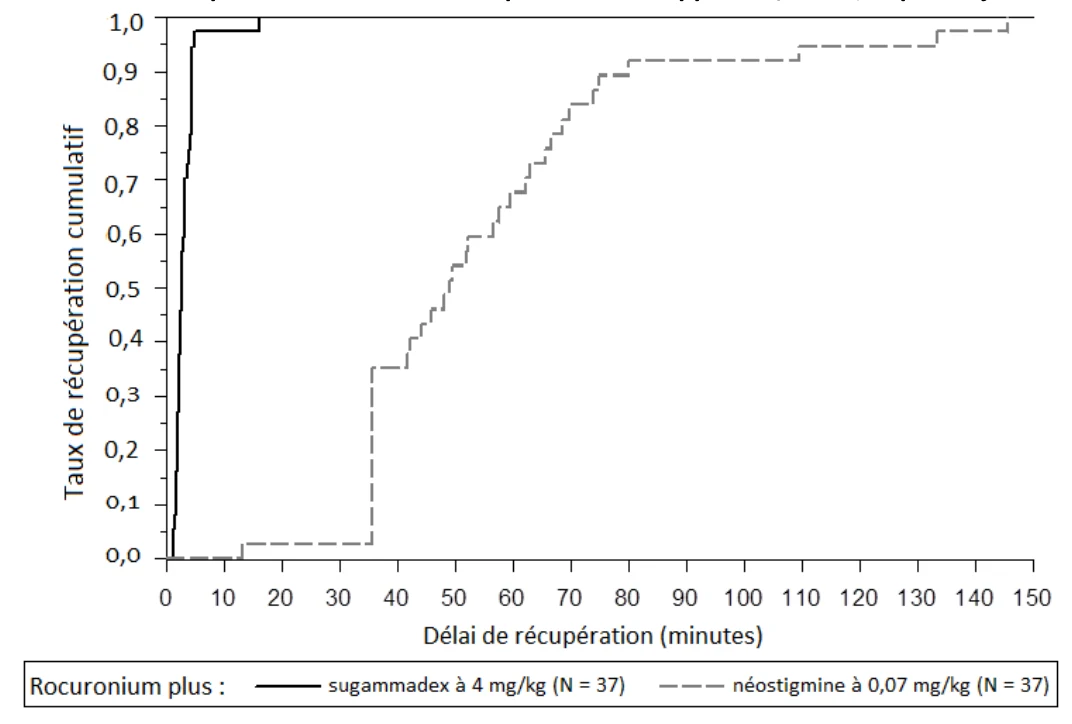 Figure 4 – Délai (minutes) entre l’administration de BRIDION® ou de néostigmine à la réapparition d’une ou deux réponses au CPT et la récupération du rapport T4/T1 à 0,9 après injection de vécuronium
Patients atteints d’obésité morbide (IMC ≥ 40 kg/m2) :
Une étude regroupant 188 adultes présentant un diagnostic d’obésité morbide (indice de masse corporelle ≥ 40 kg/m2) portait sur le délai de récupération après un bloc neuromusculaire modéré ou profond induit par le rocuronium ou le vécuronium. Les patients ont reçu, d’une façon aléatoire et à double insu, du sugammadex à 2 mg/kg ou à 4 mg/kg, selon le type de bloc, la dose ayant été calculée en fonction du poids corporel réel ou du poids corporel idéal. D’après les données regroupées en fonction de la profondeur du bloc et du bloqueur neuromusculaire, le délai médian de récupération du rapport T4/T1 ≥ 0,9 était significativement plus court sur le plan statistique (p < 0,0001) chez les patients ayant reçu une dose calculée en fonction de leur poids corporel réel (1,8 minute) que chez les patients ayant reçu une dose calculée en fonction de leur poids corporel idéal (3,3 minutes).
Résultats de l’étude – enfants
Pour la décurarisation courante d’un bloc induit par le rocuronium ou le vécuronium au moment de la réapparition du T2 chez les enfants (de la naissance à 17 ans), il est recommandé d’administrer du sugammadex à 2 mg/kg.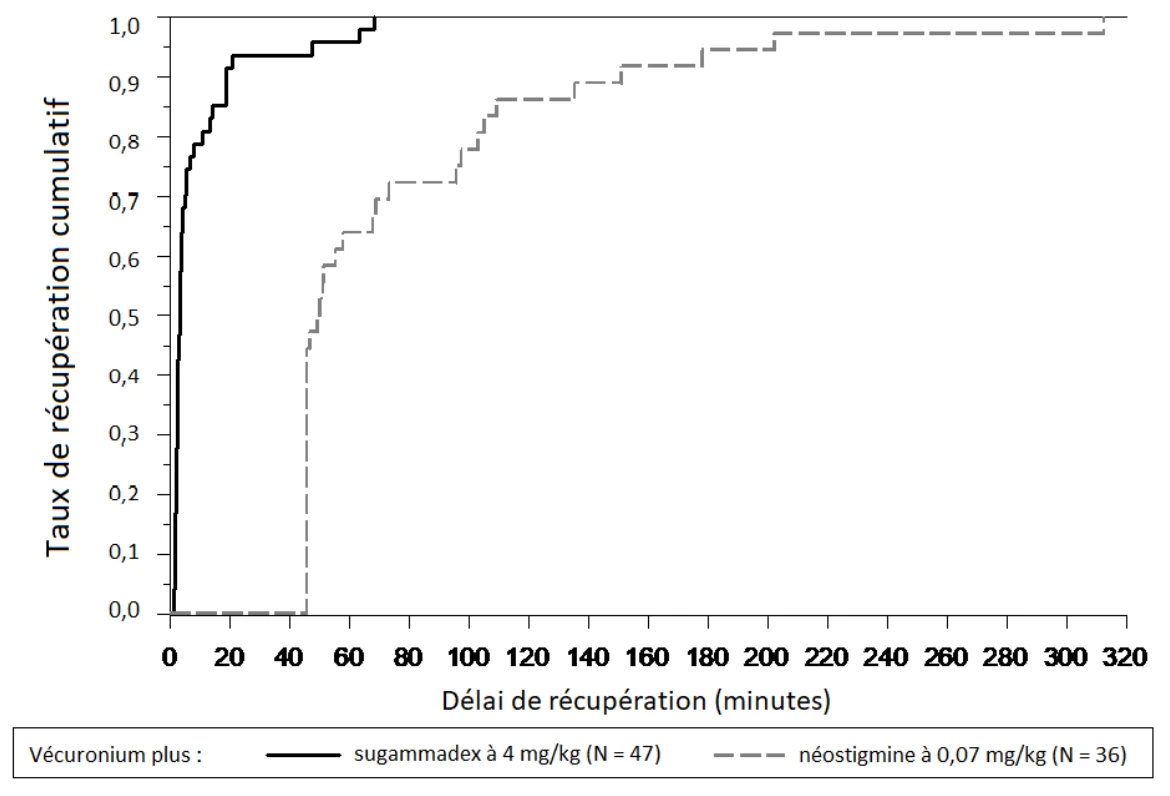
Une dose de sugammadex à 4 mg/kg est recommandée pour la décurarisation courante d’un bloc induit par le rocuronium ou le vécuronium si la réapparition spontanée a atteint au moins 1 ou 2 réponses au compte post-tétanique (CPT).
La décurarisation immédiate chez les enfants n’a pas été étudiée.
De 2 à moins de 17 ans :
Une étude menée auprès de 288 patients âgés de 2 à moins de 17 ans a permis d’évaluer l’innocuité et l’efficacité du sugammadex par rapport à la néostigmine comme agent décurarisant du bloc neuromusculaire induit par le rocuronium ou le vécuronium. La récupération d’un rapport Td4 ≥ 0,9 après un bloc modéré était significativement plus rapide dans le groupe traité avec le sugammadex à 2 mg/kg que dans le groupe traité avec la néostigmine (moyennes géométriques de 1,6 minute avec le sugammadex à 2 mg/kg et de 7,5 minutes avec la néostigmine, rapport des moyennes géométriques de 0,22, IC à 95 % [0,16 à 0,32], [p < 0,0001]). Le sugammadex à 4 mg/kg a permis la décurarisation d’un bloc neuromusculaire profond avec une moyenne géométrique de 2,0 minutes, ce qui est comparable aux résultats observés chez les adultes. Ces effets étaient constants pour toutes les cohortes d’âge étudiées (2 ans à moins de 6 ans; 6 ans à moins de 12 ans; 12 ans à moins de 17 ans) et tant pour le rocuronium que pour le vécuronium.
De la naissance à moins de 2 ans :
Au total, 138 patients âgés de 0 à moins de 2 ans ont été traités dans le cadre d’une étude à répartition aléatoire et à double insu, avec groupes parallèles, contrôlée par un comparateur actif visant à évaluer l’innocuité et l’efficacité du sugammadex par rapport à la néostigmine comme agent décurarisant du bloc neuromusculaire induit par le rocuronium ou le vécuronium. Le principal paramètre d’évaluation de l’efficacité, le temps écoulé avant la récupération neuromusculaire, était significativement plus rapide (p = 0,0002) chez les participants ayant reçu le sugammadex à 2 mg/kg (médiane de 1,4 minute) comparativement à la néostigmine (médiane de 4,4 minutes). Après un bloc neuromusculaire profond, l’administration de sugammadex à 4 mg/kg a permis une récupération neuromusculaire avec un délai médian de 1,1 minute. Ces effets ont été similaires pour toutes les cohortes d’âges étudiées (de la naissance à 27 jours; de 28 jours à moins de 3 mois; de 3 mois à moins de 6 mois et de 6 mois à moins de 2 ans).
Tableau 10 – Temps (minutes) écoulé avant la récupération neuromusculaire (BRIDION® [2,0 mg/kg] par rapport à la néostigmine + [glycopyrrolate ou atropine]) pour la décurarisation après un bloc neuromusculaire modéré; BRIDION® [4,0 mg/kg] a été utilisé pour la décurarisation après un bloc neuromusculaire profond
| Schéma thérapeutique | Valeur de p* BRIDION® 2 mg/kg vs néostigmine | |||
| BRIDION® (2,0 mg/kg) | BRIDION® (4,0 mg/kg) | Néostigmine + (glycopyrrolate ou atropine) | ||
Tous les patients N Moyenne géométrique (IC à 95 %) Médiane (intervalle) | 29 1,9 (1,1 à 2,0) 1,4 (0,6 à 121,0) | 31 1,1 (0,6 à 1,3) 1,1 (0,4 à 36,9) | 31 5,0 (2,7 à 7,9) 4,4 (0,8 à 269,7) | 0,0002 |
Vécuronium N Moyenne géométrique (IC à 95 %) Médiane (intervalle) | 8 4,0 (1,0 à 15,6) 2,2 (1,0 à 121,0) | 12 1,8 (0,9 à 3,7) 1,9 (0,4 à 36,9) | 12 4,0 (2,2 à 7,4) 5,3 (0,8 à 17,3) | -- |
Rocuronium N Moyenne géométrique (IC à 95 %) Médiane (intervalle) | 21 1,5 (1,0 à 2,1) 1,2 (0,6 à 8,4) | 19 0,8 (0,6 à 1,0) 0,7 (0,4 à 2,5) | 19 5,8 (3,3 à 10,3) 4,4 (1,2 à 269,7) | -- |
* Valeur de p bilatérale d’après le test de Mantel-Haenszel stratifié selon le bloqueur neuromusculaire et le groupe d’âge.
14.3 Études de biodisponibilité comparatives
Sans objet.
14.4 Immunogénicité
Sans objet.
14.5 Études cliniques – Médicament biologique de référence
Sans objet.
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Des études précliniques indiquent que le sugammadex est rapidement éliminé chez les espèces animales, bien qu’une certaine quantité du médicament soit observée dans les os et les dents de jeunes rats. Des études précliniques chez le rat adulte jeune et mature démontrent que le sugammadex n’a aucun effet indésirable sur la couleur des dents ou la qualité, la structure ou le métabolisme des os. Le sugammadex n’a aucun effet sur la réparation ou le remodelage des fractures chez le rat.
Le sugammadex a été bien toléré dans des études de quatre semaines sur la toxicité intraveineuse de doses répétées de 500 mg/kg/jour chez le rat et de 250 mg/kg/jour chez le chien. La vacuolisation de l’épithélium tubulaire rénal et/ou de l’épithélium transitionnel de la vessie survient avec l’administration parentérale de doses élevées d’une cyclodextrine chez des espèces animales de laboratoire. Toutefois, l’administration d’une dose quotidienne de sugammadex n’a eu aucun effet sur la fonction rénale et n’a pas altéré la morphologie tissulaire.
Cancérogénicité : La cancérogénicité n’a pas été évaluée compte tenu de l’utilisation attendue du sugammadex et de l’absence de potentiel de génotoxicité.
Génotoxicité : Le sugammadex n’a provoqué ni mutations génétiques ni aberrations chromosomiques in vivo ou in vitro.
Toxicologie pour la reproduction et le développement : Le sugammadex n’a pas altéré la fertilité des rats mâles ou femelles qui recevaient une dose de 500 mg/kg/jour, ce qui représente des expositions environ 6 à 50 fois plus élevées que celles observées chez l’humain aux doses recommandées. De plus, aucune altération morphologique des organes reproducteurs mâles ou femelles n’a été observée au cours d’études de toxicité de quatre semaines menées chez le rat et le chien. Le sugammadex ne s’est pas révélé tératogène chez le rat et le lapin.
Une étude sur la fertilité et les premiers stades du développement embryonnaire a été menée chez des rats Sprague-Dawley : le sugammadex à raison de 20, 100 et 500 mg/kg (0,2, 1 et 6 fois la DMRH, qui est de 16 mg/kg, respectivement, d’après la comparaison des ASC) a été administré aux mâles quotidiennement, pendant 29 jours, avant l’accouplement et pendant la période d’accouplement, ainsi qu’aux femelles, quotidiennement, pendant 14 jours avant l’accouplement et jusqu’au jour 5 postcoïtus. L’étude n’a montré aucun effet indésirable sur la fertilité.
Lors d’une étude sur le développement de l’embryon et du fœtus menée chez des rats, les femelles gravides ont reçu quotidiennement du sugammadex par voie intraveineuse à raison de 0, 20, 100 et 500 mg/kg (0,2, 1 et 6 fois la DMRH qui est de 16 mg/kg/jour, respectivement, d’après la comparaison des ASC) pendant l’organogenèse (âge gestationnel : 6 à 17 jours). Aucun changement lié au traitement n’a été observé chez les mères, les embryons et les fœtus. Lors d’une autre étude sur le développement de l’embryon et du fœtus, des lapines blanches de Nouvelle-Zélande gravides ont reçu chaque jour, par voie intraveineuse, du sugammadex à raison de 0, 20, 65 et 200 mg/kg (0,6, 2 et 8 fois la DMRH, respectivement, d’après la comparaison des ASC) pendant l’organogenèse (âge gestationnel : 6 à 18 jours). Des diminutions du poids corporel fœtal (10 % et 14 %, respectivement) ont été observées dans la progéniture des lapines qui avaient reçu des doses de 65 mg/kg et 200 mg/kg. De plus, on a noté une ossification incomplète de la sternèbre et l’absence d’ossification du premier métacarpien lorsque les mères avaient reçu une dose de 200 mg/kg/jour. Une toxicité maternelle a aussi été observée avec la dose de 200 mg/kg. Compte tenu des effets observés du sugammadex sur les os, il est possible que ces résultats soient attribuables au médicament. Aucun signe de tératogénicité n’a été noté, quelle que soit la dose administrée.
Toxicologie particulière : Après l’injection du médicament par voie intraveineuse à des rats, la rétention osseuse et dentaire du sugammadex s’est produite avec des demi-vies moyennes de 172 et 8 jours, respectivement. Lors d’une étude in vitro, le sugammadex s’est lié à l’hydroxyapatite et s’est réparti dans la zone de formation osseuse où l’hydroxyapatite sert à la minéralisation in vivo.
Lors d’études sur la toxicité osseuse menées chez des rats adultes, une seule dose de sugammadex de 2 000 mg/kg (environ 24 fois la dose maximale recommandée chez l’humain [DMRH], qui est de 16 mg/kg, d’après la comparaison des ASC) administrée à des rats adultes, a causé une légère augmentation de la résorption osseuse, mais n’a eu aucun effet sur la couleur des dents. Aucun effet indésirable osseux n’a été noté après l’administration d’une seule dose de sugammadex à raison de 500 mg/kg (4 fois la DMRH, qui est de 16 mg/kg, d’après la comparaison des ASC plasmatiques).
Lors d’une étude sur la réparation osseuse, des rats adultes ont reçu du sugammadex par voie intraveineuse une fois par semaine, pendant 6 semaines, à raison de 0, 30, 120 et 500 mg/kg (environ 0,4, 1 et 6 fois la DMRH, respectivement, d’après la comparaison des ASC). D’après les données histologiques, les animaux ayant reçu la dose élevée avec un traitement postfracture ont montré un accroissement statistiquement significatif de la formation du cal osseux, et une diminution de l’ostéoformation, ce qui indique un léger retard possible du processus de guérison osseuse. Toutefois, on n’a noté aucun effet statistiquement significatif sur le volume osseux ou sur la densité minérale osseuse.
Toxicité juvénile : Lors d’une étude sur le dépôt osseux du médicament, les concentrations de sugammadex étaient significativement plus élevées chez les jeunes rats que chez les rats adultes (13 % vs 3 % de la dose administrée, respectivement) après l’administration d’une seule dose par voie intraveineuse de 30 mg/kg (0,3 fois la DMRH d’après la comparaison des ASC chez l’adulte).
Lors d’une étude sur la toxicité osseuse menée chez des jeunes animaux, des rats âgés de 7 jours ont reçu par voie intraveineuse, une fois par jour, pendant 28 jours, 0, 30, 120 et 500 mg/kg de sugammadex (environ 0,1, 0,6 et 3 fois la DMRH, respectivement, d’après la comparaison des ASC chez l’adulte). À raison de 120 et de 500 mg/kg, le sugammadex a diminué la longueur de l’ulna et du fémur d’environ 3 %; cette longueur ne s’est pas normalisée après l’arrêt du traitement pendant 8 semaines. À ces doses, une décoloration blanchâtre réversible et un trouble de formation de l’émail ont aussi été observés au niveau des incisives. Dans les molaires, cet effet a seulement été observé avec la dose de 500 mg/kg. La dose sans effet observé (DSEO) était de 30 mg/kg.
Lors d’une seconde étude sur la toxicité osseuse menée sur de jeunes animaux, des rats âgés de 7 jours ont reçu une fois par semaine, pendant 8 semaines, 0, 7,5, 30 et 120 mg/kg (jusqu’à 1,2 fois la DMRH, qui est de 16 mg/kg, d’après la comparaison des ASC chez l’adulte). Aucun effet indésirable sur les os ou les dents n’a été noté.
16.1 Pharmacologie et toxicologie non cliniques comparatives
Sans objet.
17 MONOGRAPHIE DE RÉFÉRENCE
Sans objet.