


Monographie de produit - Canesoral
1 INDICATIONS
CANESORAL® (fluconazole) est indiqué pour le traitement à prise unique de la candidose vaginale (infections à levures causées par Candida). On a prouvé en clinique qu’il guérissait la plupart des infections vaginales à levures.
CANESORAL® COMBI 1 JOUR contient CANESORAL® (capsule de fluconazole) et CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole à 2 %), et est indiqué pour le traitement topique de l’irritation externe causée par la candidose vulvovaginale.
Pédiatrie
Adolescentes (> 12 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de CANESORAL® et de CANESORAL® COMBI 1 JOUR ont été établies chez les adolescentes. Par conséquent, Santé Canada a autorisé une indication pour cette population (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants et adolescents).
2 CONTRE-INDICATIONS
CANESORAL® (fluconazole) et CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE
(clotrimazole) sont contre-indiqués chez les patientes qui présentent une hypersensibilité au fluconazole, au clotrimazole ou à l’un des excipients utilisés. Pour obtenir la liste complète des excipients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT. Il n’y a pas de données sur l’hypersensibilité croisée entre le fluconazole et d’autres antifongiques azolés. On doit donc faire preuve de prudence au moment de prescrire du fluconazole à des patientes qui se sont montrées hypersensibles à d’autres dérivés azolés.
- L’administration concomitante de terfénadine* est contre-indiquée chez les patientes qui reçoivent des doses multiples de fluconazole de 400 mg/jour ou plus, selon les résultats d’une étude sur les interactions avec des doses multiples (voir 9 INTERACTIONS MÉDICAMENTEUSES).
- L’administration concomitante de cisapride* est contre-indiquée chez les patientes qui reçoivent du fluconazole (voir 9 INTERACTIONS MÉDICAMENTEUSES).
- L’administration concomitante de médicaments réputés allonger l’intervalle QT et métabolisés par le CYP3A4 – comme l’amiodarone, l’érythromycine, le pimozide et la quinidine – est contre-indiquée chez les patients recevant du fluconazole (voir 9 INTERACTIONS MÉDICAMENTEUSES).
* Non commercialisés au Canada
4 POSOLOGIE ET ADMINISTRATION
Posologie recommandée et ajustement posologique
- La posologie recommandée de CANESORAL® (fluconazole) pour le traitement de la candidose vaginale est d’une dose unique de 150 mg par voie orale.
- Aucun ajustement posologique n’est nécessaire en raison d’une altération de la fonction hépatique ou rénale.
N’utiliser CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
qu’avec la capsule CANESORAL®. La crème doit être appliquée sur la région irritée une ou deux fois par jour, au besoin, pendant au maximum sept jours consécutifs.
- La candidose vaginale peut être accompagnée d’une irritation de la région vaginale. On recommande donc d’appliquer CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE de la région vaginale irritée jusqu’à la région anale deux fois par jour. L’application de CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE sur le gland du pénis peut prévenir la réinfection par le partenaire.
4.5 Dose oubliée
Sans objet.
5 SURDOSE
CANESORAL® (fluconazole)
Symptômes : Des cas de surdosage par le fluconazole ont été signalés. Dans un des cas, un patient de 42 ans porteur du virus de l’immunodéficience humaine qui aurait pris 8 200 mg de fluconazole a souffert d’hallucinations et eu un comportement paranoïde. Le patient a été hospitalisé et son état s’est normalisé en 48 heures.
Traitement : En cas de surdosage, un traitement des symptômes (avec des mesures d’appoint et un lavage d’estomac au besoin) peut suffire. Le fluconazole est dans une grande mesure éliminé dans l’urine. Une séance d’hémodialyse de 3 heures réduit les concentrations plasmatiques d’environ 50 %.
Des souris et des rats recevant de très fortes doses de fluconazole par voie orale ou intraveineuse ont présenté divers signes d’agonie aspécifiques, tels que réduction de l’activité, ataxie, respiration superficielle, ptose, larmoiement, salivation, incontinence urinaire et cyanose. La mort était parfois précédée de convulsions cloniques.
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
Avec la crème CANESTEN®, un surdosage aigu est peu probable et on ne s’attendrait pas à ce qu’il menace le pronostic vital.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes posologiques, teneurs, composition et conditionnement
La capsule de gélatine CANESORAL® est blanche, porte la désignation « CanesOral » en rose et contient 150 mg de fluconazole. Elle est présentée dans une plaquette alvéolée.
CANESORAL® COMBI 1 JOUR est présenté dans une boîte qui contient CANESORAL® et CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE.
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE est présentée dans un tube de 15 g et sa teneur est de 2 %.
7 MISES EN GARDE ET PRÉCAUTIONS
Les mises en garde et précautions ayant une portée clinique relative à CANESORAL® (fluconazole) et à CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole) sont présentées ci-dessous.
En cas d’infections vaginales fréquentes ou d’infection à levures survenant moins de deux mois après la précédente, la patiente doit consulter un médecin.
La femme peut avoir des relations sexuelles pendant le traitement, mais la plupart des couples préfèrent attendre que le traitement ait pris fin pour éviter que le partenaire soit infecté.
CANESORAL® (fluconazole)
Généralités
CANESORAL® (fluconazole) est indiqué pour le traitement à prise unique seulement. Certains effets indésirables ont été signalés chez des patientes qui avaient pris des doses multiples de fluconazole.
La commodité d’une seule prise de fluconazole par voie orale pour le traitement des infections vaginales à levures doit être mise en balance avec le fait qu’au cours d’études cliniques comparatives n’ayant pas fait ressortir de différence entre les médicaments pour ce qui est de l’efficacité,
| Marque | Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/ | |||||
| teneur/ | |||||
| composition | |||||
| CANESORAL® | Orale | Capsule, 150 mg, fluconazole | Amidon prégélatinisé, dioxyde de silice colloïdale, dioxyde de titane, gélatine, lactose monohydraté, laurylsulfate de sodium, propylèneglycol, rouge D&C no 7, stéarate de magnésium. | ||
| CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole) | Topique | Crème, 2 %, clotrimazole | Alcool benzylique, alcool cétylstéarylique, cire à base d’un ester cétylique, eau, monostéarate de sorbitan, octyldodécanol, polysorbate 60. | ||
l’incidence des effets indésirables liés au médicament a été supérieure avec le fluconazole par voie orale (26 %) qu’avec les médicaments intravaginaux (16 %) (voir 8 EFFETS INDÉSIRABLES).
L’administration concomitante de fluconazole et de contraceptifs oraux contenant de l’éthinylestradiol et du lévonorgestrel a produit une augmentation globale moyenne des concentrations d’éthinylestradiol et de lévonorgestrel; toutefois, chez certaines patientes, les concentrations d’éthinylestradiol et de lévonorgestrel ont respectivement baissé de jusqu’à 47 % et 33 % (voir 9 INTERACTIONS MÉDICAMENTEUSES). Selon les données actuelles, la réduction par le fluconazole de l’aire sous la courbe (ASC) des concentrations d’éthinylestradiol et de lévonorgestrel chez certaines personnes pourrait être le résultat de fluctuations aléatoires. Il semblerait que le fluconazole puisse inhiber le métabolisme de l’éthinylestradiol et du lévonorgestrel, mais rien de donne à penser que le fluconazole soit un inducteur net du métabolisme de l’éthinylestradiol ni du lévonorgestrel. La portée clinique de ces effets est pour l’instant inconnue.
Appareil cardiovasculaire
Allongement de l’intervalle QT
Certains composés azolés, dont le fluconazole, ont été associés à un allongement de l’intervalle QT à l’électrocardiogramme. Dans le cadre de la pharmacovigilance, de très rares cas d’allongement de l’intervalle QT et de torsade de pointes ont été signalés chez des patientes qui prenaient le fluconazole, dont chez des patientes gravement malades chez qui il y avait plusieurs facteurs de risque de confusion qui pourraient y avoir contribué, tels que cardiopathie structurale, anomalies électrolytiques et prise concomitante d’autres médicaments. Le fluconazole doit être administré avec prudence aux patientes qui présentent ces anomalies, qui peuvent être proarythmiques (voir 9 INTERACTIONS MÉDICAMENTEUSES et 8 EFFETS INDÉSIRABLES).
Système endocrinien et métabolisme
Une insuffisance surrénalienne a été signalée chez des patientes recevant d’autres composés azolés (p. ex. kétoconazole). Des cas réversibles d’insuffisance surrénalienne ont été signalés chez les patientes recevant du fluconazole ou après l’arrêt de la prise de fluconazole (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Fonctions hépatique, biliaire et pancréatique
Le fluconazole doit être administré avec prudence aux patientes atteintes de dysfonctionnement hépatique.
L’administration de doses multiples de fluconazole pour le traitement d’infections généralisées a été associée à de rares cas de graves effets toxiques hépatiques, dont des décès, lesquels sont surtout survenus chez des personnes qui présentaient de graves troubles médicaux sous-jacents. Dans les cas d’hépatotoxicité associée au fluconazole, il n’y a pas eu de lien manifeste avec la dose quotidienne totale, la durée du traitement, le sexe ou l’âge de la patiente. L’hépatotoxicité du fluconazole a habituellement été réversible à l’arrêt du traitement, mais pas toujours.
Système immunitaire
L’anaphylaxie et l’œdème de Quincke ont dans de rares cas été signalés chez des patientes qui prenaient le fluconazole.
Appareil cutané
Dans de très rares cas, pendant le traitement d’infections généralisées et vaginales par le fluconazole, des troubles cutanés exfoliatifs (syndrome de Stevens-Johnson, syndrome de Lyell) sont survenus. Des cas de toxidermie avec éosinophilie et symptômes généraux (syndrome DRESS, de l’anglais Drug Reaction with Eosinophilia and Systemic Symptoms) ont été signalés.
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
Fonction visuelle
La crème CANESTEN® n’est pas destinée à l’usage ophtalmique.
Santé reproductive : risque pour les femmes et les hommes
Fertilité
On n’a pas mené d’études auprès de sujets humains sur les effets du clotrimazole sur la fertilité; toutefois, au cours des études sur les animaux, le médicament n’a pas eu d’effets sur la fertilité.
Appareil cutané
Comme avec tous les médicaments topiques, une sensibilisation cutanée peut survenir. Si une telle réaction survient, il faut cesser le traitement par les préparations topiques de CANESTEN® et instaurer le traitement voulu.
7.1 Populations particulières
7.1.1 Grossesse
CANESORAL® (fluconazole)
Femmes en âge de procréer
Il faut aviser la patiente des risques pour le fœtus avant le début du traitement.
Les femmes en âge de procréer doivent envisager l’utilisation d’une méthode de contraception efficace pendant environ 1 semaine (5 ou 6 demi-vies) suivant la prise de fluconazole.
Grossesse
Il ne faut pas utiliser le fluconazole chez les femmes enceintes, sauf chez celles souffrant d’une infection fongique grave ou potentiellement mortelle, si les avantages escomptés l’emportent sur les risques pour le fœtus.
Des études observationnelles indiquent un risque accru d’avortement spontané ou de malformation congénitale chez les femmes traitées par le fluconazole au cours du premier et/ou du deuxième trimestre de la grossesse comparativement à celles qui ne l’utilisent pas ou qui sont traitées par d’autres dérivés azolés topiques au cours de la même période.
Des études observationnelles indiquent un risque accru de malformation congénitale chez les femmes traitées par le fluconazole au cours du premier trimestre de la grossesse. Les données de plusieurs milliers de femmes enceintes traitées avec une dose cumulée d’au plus 150 mg de fluconazole administrée au cours du premier trimestre ne révèlent aucune augmentation du risque global de malformations chez le fœtus. Lors d’une vaste étude de cohortes observationnelle, l’exposition au fluconazole oral au cours du premier trimestre a été associée à une légère augmentation du risque de malformations musculosquelettiques, ce qui correspondait à environ 1 cas supplémentaire pour 1 000 femmes traitées par des doses cumulées d’un maximum de 450 mg comparativement aux femmes traitées par d’autres dérivés azolés topiques, et à environ 4 cas supplémentaires pour 1 000 femmes traitées par des doses cumulées de plus de 450 mg. Le risque relatif ajusté était de 1,29 (IC à 95 % de 1,05 à 1,58) pour une dose de 150 mg de fluconazole par voie orale et de 1,98 (IC à 95 % de 1,23 à 3,17) pour des doses supérieures à 450 mg de fluconazole.
Les résultats des études épidémiologiques disponibles sur les malformations cardiaques liées à la prise de fluconazole au cours de la grossesse sont incohérents. Néanmoins, une méta-analyse de 5 études observationnelles regroupant plusieurs milliers de femmes enceintes exposées au fluconazole au cours du premier trimestre révèle un risque de malformations cardiaques de 1,8 à 2 fois plus élevé comparativement aux femmes non exposées et/ou traitées par des dérivés azolés topiques.
Des cas d’anomalies congénitales ont été signalés chez les enfants de femmes qui avaient reçu de fortes doses de fluconazole (400 à 800 mg/jour) pour le traitement de la coccidioïdomycose (un usage qui n’est pas homologué). On a observé les malformations congénitales suivantes chez ces enfants : brachycéphalie, dysplasie de l’oreille, fontanelles antérieures géantes, incurvation du fémur et synostose huméro-radiale. Le lien de causalité entre l’utilisation du fluconazole et ces malformations est incertain.
Au cours de deux études, le fluconazole a été administré par voie orale à des lapines gravides pendant l’organogenèse, respectivement à raison de 5, 10 et 20 mg/kg et de 5, 25 et 75 mg/kg. La prise de poids par les lapines a été altérée à toutes les doses, et des avortements sont survenus à la dose de 75 mg/kg (environ 9,4 fois la dose maximale recommandée chez l’humain); il n’y a pas eu d’effets indésirables sur les fœtus. Au cours de plusieurs études portant sur l’administration de fluconazole par voie orale à des rates gravides pendant l’organogenèse, la prise de poids par les rates a été altérée et le poids placentaire a augmenté à la dose de 25 mg/kg. Les doses de 5 et 10 mg/kg ont été sans effet sur les fœtus. Aux doses de 25 et 50 mg/kg et plus, il y a eu une augmentation de la fréquence des variantes anatomiques chez les fœtus (côtes surnuméraires, dilatation du bassinet du rein) et des retards de l’ossification. Chez le rat, à des doses de 80 à 320 mg/kg (environ 10 à 40 fois la dose maximale recommandée chez l’humain), l’embryolétalité a augmenté et il y a eu des anomalies fœtales, dont côtes ondulées, fente palatine et ossification craniofaciale anormale. Ces effets sont conformes à l’inhibition de la synthèse d’œstrogènes chez les rates et pourraient résulter des effets connus de la baisse des concentrations d’œstrogènes sur la gestation, l’organogenèse et la parturition.
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
On a peu de données sur l’usage du clotrimazole chez les femmes enceintes. Selon les études sur les animaux, le clotrimazole n’a pas d’effets nuisibles directs ou indirects sur la reproduction (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement). Chez la femme, on a montré que l’application intravaginale de clotrimazole était associée à une absorption négligeable par la muqueuse vaginale normale et enflammée, mais la crème externe CANESTEN® ne doit être utilisée au cours du premier trimestre de la grossesse que si le médecin juge qu’elle est essentielle au bien-être de la patiente.
7.1.2 Allaitement
CANESORAL® (fluconazole)
CANESORAL® passe dans le lait maternel, où ses concentrations sont semblables aux concentrations plasmatiques. Il n’est donc pas recommandé chez les femmes qui allaitent (voir 10.3 Pharmacocinétique).
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
Les études pharmacodynamiques/toxicologiques sur les animaux ont montré que le clotrimazole et ses métabolites passaient dans le lait. La femme doit cesser d’allaiter pendant le traitement par le clotrimazole.
7.1.3 Enfants et adolescents
CANESORAL® (fluconazole) et CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole) ne doivent pas être utilisés par les filles de moins de 12 ans, sauf avis contraire du médecin.
8
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Les effets indésirables liés au traitement les plus fréquemment signalés chez les adultes ayant reçu une dose unique de 150 mg de fluconazole contre une candidose vaginale étaient les céphalées (12,9 %), les nausées (6,7 %), les douleurs abdominales (5,6 %) et la diarrhée (2,7 %).
Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
CANESORAL® (fluconazole)
Le tableau ci-dessous présente les effets indésirables signalés au cours de deux études contrôlées nord-américaines sur le traitement de la candidose vaginale par une seule dose de fluconazole (150 mg) prise par voie orale.
Tableau 2 – Effets indésirables chez les patientes atteintes de candidose vaginale ayant reçu une dose unique de fluconazole (150 mg) par voie orale
| Pourcentage de patientes ayant présenté des | ||
effets indésirables
Fluconazole (n = 448) % | Produits intravaginaux (n = 422) % | |
| Effets indésirables liés au médicament | 26,1 | 15,9 |
| Nausées | 6,7 | 0,7 |
| Douleur abdominale | 5,6 | 1,7 |
| Diarrhée | 2,7 | 0,5 |
| Dyspepsie | 1,3 | 0,2 |
| Maux de tête | 12,9 | 6,6 |
| Réactions au site d’application | 0,0 | 4,5 |
| Étourdissement | 1,3 | 0,0 |
| Dysgueusie | 1,3 | 0,0 |
| La plupart des effets indésirables signalés étaient légers ou modérés. | ||
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
Des études cliniques expérimentales, thérapeutiques et de grande envergure ont montré que l’application topique de CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE était bien tolérée.
Troubles du système immunitaire : réaction anaphylactique, œdème de Quincke, hypersensibilité
Troubles vasculaires : syncope, hypotension
Troubles respiratoires, thoraciques et médiastinaux : dyspnée
Troubles de la peau et des tissus sous-cutanés : urticaire, cloques, inconfort/douleur, œdème, érythème, irritation, desquamation/exfoliation, prurit, rash, sensation de picotement ou de brûlure
Deux patientes sur 419 (0,5 %) traitées par une crème vaginale à 1 % ont présenté des effets indésirables jugés comme possiblement liés au médicament, soit une cystite intercurrente et une sensation de brûlure au vagin. Ni l’un ni l’autre des effets n’a exigé l’abandon du traitement ni eu de conséquences graves ou entraîné de complications.
Effets indésirables peu fréquents observés au cours des études cliniques
CANESORAL® (fluconazole)
Des réactions allergiques ont de temps à autre été signalées, dont prurit et urticaire.
Effets indésirables observés après la commercialisation
CANESORAL® (fluconazole)
De rares cas de réaction allergique et d’œdème de Quincke ont été signalés depuis la commercialisation du fluconazole à prise unique.
Les effets indésirables ci-dessous ont en outre été signalés dans des contextes (p. ex. études ouvertes, pharmacovigilance) où le rapport de causalité était incertain ou chez des patientes ayant reçu de multiples doses de fluconazole.
Appareil cardiovasculaire : allongement de l’intervalle QT, torsade de pointes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Allongement de l’intervalle QT).
Systèmes nerveux central et périphérique : convulsions
Appareil cutané : alopécie, atteintes cutanées exfoliatives, y compris le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Réactions médicamenteuses s’accompagnant d’éosinophilie et de symptômes généraux (DRESS); la relation de cause à effet est incertaine.
Appareil digestif : vomissements
Sang et système lymphatique : leucopénie, dont neutropénie et agranulocytose, thrombocytopénie
Système immunitaire : œdème du visage
Troubles généraux et anomalies au site d’administration : urticaire
Fonction hépatique/biliaire : insuffisance hépatique, hépatite, nécrose hépatocellulaire, ictère
Système endocrinien/métabolisme : hypercholestérolémie, hypertriglycéridémie, hypokaliémie
9 INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves
- D’après les résultats d’une étude sur les interactions liées à des doses multiples, l’administration concomitante de terfénadine* est contre-indiquée chez les patients recevant du fluconazole à des doses multiples de 400 mg/jour ou plus (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament).
- L’administration concomitante de cisapride* est contre-indiquée chez les patients recevant du fluconazole (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament).
- L’administration concomitante de médicaments connus pour prolonger l’intervalle QT et qui sont métabolisés par l’enzyme CYP3A4, comme l’amiodarone, l’érythromycine, le pimozide et la quinidine, est contre-indiquée chez les patients recevant du fluconazole (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament).
- L’administration concomitante d’agents hypoglycémiants oraux de type sulfonylurée, comme le tolbutamide, le glipizide et le glyburide, peut précipiter une hypoglycémie cliniquement significative. Un cas mortel d’hypoglycémie associé à l’utilisation combinée de fluconazole et de glyburide a été signalé (voir 9.4 Interactions médicament-médicament).
- L’administration concomitante d’anticoagulants de type coumarinique ou dérivés de l’indanédione* peut augmenter le temps de prothrombine. Des cas d’hémorragies ont été signalés chez des patients recevant du fluconazole et de la warfarine (voir 9.4 Interactions médicament-médicament).
* non commercialisés au Canada
Aperçu des interactions médicamenteuses
Le fluconazole est un inhibiteur modéré des isoenzymes 2C9 et 3A4 du cytochrome P450 (CYP). Le fluconazole est également un inhibiteur puissant de l’isoenzyme CYP2C19. Outre les interactions observées/documentées mentionnées ci-dessous, il existe un risque d’augmentation de la concentration plasmatique d’autres composés métabolisés par le CYP2C9, le CYP2C19 et le CYP3A4 administrés en concomitance avec le fluconazole. Il convient donc d’être prudent lors de l’utilisation de ces associations et de surveiller attentivement les patients. L’effet inhibiteur du fluconazole sur les enzymes persiste pendant 4 à 5 jours après l’arrêt du traitement par le fluconazole en raison de la longue demi-vie de ce dernier.
La présente monographie de produit ne répertorie pas toutes les interactions médicament-médicament possibles; par conséquent, on recommande de consulter les bases de données sur les interactions médicamenteuses et les monographies de produit respectives des médicaments concomitants pour déterminer si une surveillance ou des ajustements posologiques sont recommandés.
9.4 Interactions médicament-médicament
CANESORAL® (fluconazole)
Des interactions cliniquement et possiblement significatives entre le fluconazole et les médicaments des classes qui suivent ont été observées.
ABROCITINIB
Le fluconazole (inhibiteur du CYP2C19, du CYP2C9 et du CYP3A4) a provoqué une augmentation de 155 % de l’exposition de la fraction active de l’abrocitinib. Lorsqu’il est administré de façon concomitante avec le fluconazole, ajuster la dose d’abrocitinib tel que l’indiquent les renseignements thérapeutiques de l’abrocitinib.
BENZODIAZÉPINES (À COURTE DURÉE D’ACTION)
Après l’administration par voie orale ou intraveineuse de midazolam, le fluconazole a produit d’importantes augmentations des concentrations de midazolam et de ses effets psychomoteurs. Cet effet sur le midazolam semble être plus marqué quand le fluconazole est administré par voie orale plutôt que par voie intraveineuse. Si un traitement concomitant par une benzodiazépine, telle que le midazolam ou le triazolam, est nécessaire chez une patiente traitée par le fluconazole, il faut envisager une réduction de la dose de la benzodiazépine.
CARBAMAZÉPINE
Le fluconazole inhibe le métabolisme de la carbamazépine, et une augmentation de 30 % de la carbamazépine sérique a été observée. Il existe un risque de toxicité de la carbamazépine. Un ajustement posologique peut être requis selon les mesures/effets des concentrations.
CIMÉTIDINE
L’absorption du fluconazole administré par voie orale ne semble pas être modifiée par le pH gastrique. Une dose unique de 100 mg de fluconazole a été administrée par voie orale seule et deux heures après une dose unique de 400 mg de cimétidine chez six volontaires en bonne santé de sexe masculin. Après l’administration de la cimétidine, il y a eu une baisse significative de l’ASC (aire sous la courbe de concentration plasmatique-temps) et de la Cmax du fluconazole. La baisse moyenne (± l’écart type) de l’ASC et de la Cmax du fluconazole a été de 13 % ± 11 % (écart : -3,4 à -31 %) et de 19 % ± 14 % (écart : -5 à -40 %), respectivement. Toutefois, l’administration de 600 à 900 mg de cimétidine par voie intraveineuse pendant une période de quatre heures (soit d’une heure avant à trois heures après l’administration par voie orale d’une dose unique de 200 mg de fluconazole) n’a pas modifié la biodisponibilité ni la pharmacocinétique du fluconazole chez 24 volontaires de sexe masculin en bonne santé.
ANTICOAGULANTS DE TYPE COUMARINIQUE OU DÉRIVÉS DE L’INDANÉDIONE*
Au cours d’une étude clinique, il y a eu une augmentation significative de la réponse du temps de prothrombine (aire sous la courbe du temps de prothrombine-temps) après l’administration d’une dose unique de warfarine (15 mg) à 13 volontaires en bonne santé de sexe masculin qui avaient reçu par voie orale 200 mg de fluconazole par jour pendant 14 jours par rapport à ceux qui avaient reçu la warfarine seule. L’augmentation moyenne (± l’écart type) de la réponse du temps de prothrombine (aire sous la courbe du temps de prothrombine-temps) a été de 7 % ± 4 % (écart : -2 à 13 %). La moyenne est basée sur les données provenant de 12 sujets, car chez le treizième, la réponse du temps de prothrombine a doublé.
Depuis la commercialisation, comme avec certains autres antifongiques azolés, des saignements (ecchymoses, épistaxis, hémorragie digestive, hématurie et méléna) ont été signalés en association à une augmentation du temps de prothrombine chez des patientes qui recevaient à la fois le fluconazole et la warfarine.
Le temps de prothrombine peut augmenter chez les patientes qui reçoivent le fluconazole avec des anticoagulants de type coumarinique ou dérivés de l’indanédione. Il pourrait être nécessaire d’ajuster la dose de ces anticoagulants.
* non commercialisés au Canada
CYCLOSPORINE
L’ASC et la Cmax de la cyclosporine ont été mesurées avant et après l’administration de 200 mg de fluconazole par jour pendant 14 jours chez huit transplantées rénales qui étaient traitées par la cyclosporine depuis au moins six mois et dont la dose de cyclosporine était stable depuis au moins six semaines. Après l’administration de fluconazole, il y a eu une augmentation significative de l’ASC, de la Cmax et de la Cmin (concentration après 24 heures) de la cyclosporine et une réduction significative de la clairance orale apparente. L’augmentation moyenne (± l’écart type) de l’ASC a été de 92 % ± 43 % (écart : 18 à 147 %). La Cmax a augmenté de 60 % ± 48 % (écart : -5 à 133 %). La Cmin a augmenté de 157 % ± 96 % (écart : 33 à 360 %). La clairance orale apparente a baissé de 45 % ± 15 % (écart : -15 à -60 %). Administré à raison de 100 mg par jour, le fluconazole ne modifie pas les paramètres pharmacocinétiques de la cyclosporine chez les receveurs d’une greffe de moelle osseuse. Le fluconazole peut produire une augmentation significative des concentrations de cyclosporine chez les transplantées rénales, que leur fonction rénale soit altérée ou non.
MÉDICAMENTS QUI ALLONGENT L’INTERVALLE QTc
L’administration de fluconazole chez les patientes qui prennent des médicaments métabolisés par le système du cytochrome P450 peut être associée à des augmentations des concentrations sériques de ces médicaments.
Astémizole* : Il n’y a pas eu d’étude faisant autorité sur l’interaction entre l’astémizole et le fluconazole. L’utilisation de fluconazole peut être associée à des hausses des concentrations sériques d’astémizole. Il faut donc faire preuve de prudence lorsqu’on administre conjointement le fluconazole et l’astémizole. Une surveillance étroite de la patiente s’impose.
Cisapride* : Des cas d’événements cardiaques, y compris de torsades de pointes, ont été signalés chez des patientes qui étaient traitées à la fois par le fluconazole et le cisapride. Selon une étude contrôlée, l’administration concomitante de 200 mg de fluconazole une fois par jour et de 20 mg de cisapride quatre fois par jour a entraîné une augmentation significative des concentrations plasmatiques de cisapride et un allongement de l’intervalle QTc. L’administration concomitante de cisapride et de fluconazole est contre-indiquée (voir 2 CONTRE-INDICATIONS).
Terfénadine* : Des études sur les interactions médicamenteuses ont été menées par suite de la survenue de graves dysrythmies cardiaques découlant de l’allongement de l’intervalle QTc chez des sujets recevant d’autres antifongiques azolés conjointement avec la terfénadine. Au cours d’une de ces études, six volontaires en bonne santé ont reçu 60 mg de terfénadine deux fois par jour pendant 15 jours et 200 mg de fluconazole par jour du 9e au 15e jour. Le fluconazole n’a pas modifié la concentration plasmatique de terfénadine. L’administration concomitante de fluconazole a produit une augmentation de 36 % ± 36 % (écart : 7 à 102 %) de l’ASC du métabolite acide de la terfénadine du 8e au 15e jour. Selon les mesures de l’intervalle QTc par la méthode de Holter, la repolarisation cardiaque n’a pas été modifiée. Cependant, selon une autre étude portant sur l’administration de 400 mg et 800 mg de fluconazole par jour, les doses de 400 mg par jour et plus augmentent de façon significative la concentration plasmatique de terfénadine. Par conséquent, l’administration concomitante de doses de 400 mg et plus de fluconazole et de terfénadine est contre-indiquée (voir 2 CONTRE-INDICATIONS). Il faut surveiller de près les patientes qui prennent la terfénadine et des doses multiples de fluconazole de moins de 400 mg/jour.
* Non commercialisés au Canada
Pimozide : Bien qu’on ne dispose pas de résultats d’étude in vitro ou in vivo pour le confirmer, on croit que l’administration concomitante de fluconazole et de pimozide inhibe la biotransformation de ce dernier. La hausse de la concentration plasmatique de pimozide peut entraîner un allongement de l’intervalle QT et, dans de rares cas, des torsades de pointes. L’administration conjointe de ces deux agents est donc contre-indiquée (voir 2 CONTRE-INDICATIONS).
Quinidine : Bien qu’on ne dispose pas de résultats d’étude in vitro ou in vivo pour le confirmer, on croit que l’administration concomitante de fluconazole et de quinidine pourrait inhiber la biotransformation de cette dernière. Le traitement par la quinidine a été associé à un allongement de l’intervalle QT et à de rares cas de torsades de pointes. L’administration conjointe de ces deux agents est donc contre-indiquée (voir 2 CONTRE-INDICATIONS).
Érythromycine : L’association de fluconazole et d’érythromycine pourrait accroître le risque de cardiotoxicité (allongement de l’intervalle QT, torsades de pointes) et, par conséquent, de mort subite. L’administration concomitante de ces deux agents est donc contre-indiquée (voir 2 CONTRE-INDICATIONS).
Amiodarone : L’administration concomitante de fluconazole et d’amiodarone peut accentuer l’allongement de l’intervalle QT. La prudence s’impose si l’emploi concomitant de ces deux agents est nécessaire, surtout si la dose de fluconazole est forte (800 mg) (voir 2 CONTRE-INDICATIONS).
Lemborexant : L’administration concomitante de fluconazole et de lemborexant a multiplié la Cmax et l’ASC de ce dernier par un facteur d’environ 1,6 et 4,2, respectivement, ce qui est susceptible d’accroître le risque d’effets indésirables tels que la somnolence. Éviter l’emploi concomitant de fluconazole et de lemborexant.
Inhibiteurs de l’HMG-CoA réductase
On observe une augmentation (proportionnelle à la dose) du risque de myopathie et de rhabdomyolyse lorsque le fluconazole est administré à des patientes prenant un inhibiteur de l’HMG-CoA réductase métabolisé par le CYP3A4, comme l’atorvastatine et la simvastatine, ou par le CYP2C9, comme la fluvastatine (ralentissement du métabolisme hépatique des statines). Si un traitement concomitant est absolument nécessaire, il importe de surveiller les symptômes de myopathie et de rhabdomyolyse, ainsi que les taux de créatine kinase. Il faut mettre fin au traitement par inhibiteur de l’HMG-CoA réductase si on observe une hausse marquée du taux de créatine kinase, ou qu’on observe ou confirme la présence d’une myopathie/rhabdomyolyse. Il pourrait être nécessaire de réduire la dose de l’inhibiteur de l’HMG-CoA de la façon décrite dans les renseignements thérapeutiques des statines.
HYDROCHLOROTHIAZIDE
L’administration concomitante par voie orale de 100 mg de fluconazole et de 50 mg d’hydrochlorothiazide pendant 10 jours à 13 volontaires en bonne santé a produit une augmentation significative de l’ASC et de la Cmax du fluconazole par rapport à l’administration de fluconazole seul. L’augmentation moyenne (± l’écart type) de l’ASC et de la Cmax du fluconazole a été de 45 % ± 31 % (écart : 19 à 114 %) et 43 % ± 31 % (écart : 19 à 122 %), respectivement. Ces changements sont attribués à une réduction moyenne (± l’écart type) de la clairance rénale de 30 % ± 12 % (écart : -10 à -50 %).
IVACAFTOR (seul ou en association avec d’autres médicaments de la même classe thérapeutique)
L’administration concomitante de fluconazole et d’ivacaftor, un potentialisateur du régulateur de la perméabilité transmembranaire de la fibrose kystique (CFTR, de l’anglais cystic fibrosis transmembrane conductance regulator), a multiplié par 3 l’exposition à l’ivacaftor. Il faut réduire la dose de l’ivacaftor (qu’il soit administré seul ou en association) de la façon décrite dans les renseignements thérapeutiques de l’ivacaftor (seul ou en association).
IBRUTINIB
Les inhibiteurs modérés du CYP3A4, tels que le fluconazole, accroissent les concentrations plasmatiques d’ibrutinib et peuvent accroître le risque de toxicité. S’il est impossible d’éviter l’association de ces médicaments, il faut réduire la dose d’ibrutinib comme l’indique la monographie de produit et surveiller l’état clinique de près.
LURASIDONE
Les inhibiteurs modérés du CYP3A4, comme le fluconazole, peuvent faire augmenter la concentration plasmatique de la lurasidone. Si l’administration concomitante ne peut être évitée, réduire la dose de lurasidone de la façon décrite dans les renseignements thérapeutiques de la lurasidone.
ANTI-INFLAMMATOIRES NON STÉROÏDIENS
Flurbiprofène, ibuprofène, méloxicam, diclofénac : L’administration concomitante de flurbiprofène et de fluconazole a provoqué une augmentation de la Cmax et de l’ASC de 23 % et de 81 %, respectivement, par rapport au flurbiprofène administré seul. De même, la Cmax et l’ASC de l’isomère pharmacologiquement actif (S-[+]-ibuprofène) ont augmenté de 15 % et de 82 %, respectivement, lors de l’administration concomitante de fluconazole et d’ibuprofène racémique, par rapport à l’ibuprofène racémique administré seul.
Même s’il n’a pas fait l’objet d’une étude spécifique, le fluconazole peut accroître l’exposition systémique d’autres anti-inflammatoires non stéroïdiens (AINS) métabolisés par le CYP2C9 (p. ex. méloxicam, diclofénac). Une surveillance fréquente de la toxicité et des effets indésirables associés aux AINS est recommandée. Un ajustement posologique des AINS pourrait être requis.
Célécoxib : Une augmentation respective de 68 % et de 134 % de la Cmax et de l’ASC du célécoxib a été observée avec un traitement concomitant par le fluconazole (200 mg par jour) et le célécoxib (200 mg par jour). La dose de célécoxib peut devoir être réduite de moitié lorsqu’il est associé au fluconazole.
CONTRACEPTIFS ORAUX
Des doses uniques de contraceptifs oraux ont été administrées tant avant qu’après l’administration par voie orale de 50 mg de fluconazole une fois par jour pendant dix jours chez dix femmes en bonne santé. Il n’y a pas eu de différence significative entre l’ASC de l’éthinylestradiol et celle du lévonorgestrel après l’administration de fluconazole. L’augmentation moyenne de l’ASC de l’éthinylestradiol a été de 6 % (écart : -47 à 108 %) et l’augmentation de l’ASC du lévonorgestrel a été de 17 % (écart : -33 à 141 %).
Vingt-cinq femmes en bonne santé ont reçu des doses quotidiennes de 200 mg de fluconazole ou un placebo pendant deux périodes de dix jours. Les cycles de traitement étaient séparés d’un mois et tous les sujets ont reçu le fluconazole pendant un cycle et un placebo pendant l’autre. L’ordre d’administration des traitements était aléatoire. Des doses uniques d’un contraceptif oral contenant du lévonorgestrel et de l’éthinylestradiol ont été administrées le dernier jour des deux cycles de traitement (jour 10). Après l’administration de 200 mg de fluconazole, l’augmentation moyenne par rapport au placebo de l’ASC a été de 25 % (écart : -12 à 82 %) pour le lévonorgestrel et de 38 % (écart : -11 à 101 %) pour l’éthinylestradiol. Dans les deux cas, la différence était statistiquement significative par rapport au placebo.
HYPOGLYCÉMIANTS ORAUX
Les effets du fluconazole sur la pharmacocinétique du tolbutamide, du glipizide et du glibenclamide, hypoglycémiants oraux de la famille des sulfonylurées, ont été évalués au cours de trois études contrôlées par placebo menées auprès de volontaires en bonne santé. Tous les sujets ont reçu une dose unique de la sulfonylurée, seule d’abord puis après l’administration de 100 mg de fluconazole par jour pendant sept jours. Au cours de ces trois études, 22 des 46 sujets (47,8 %) traités par le fluconazole et 9 des 22 sujets (40,1 %) du groupe placebo ont présenté des symptômes compatibles avec l’hypoglycémie.
Tolbutamide : Chez 13 volontaires en bonne santé de sexe masculin, il y a eu une augmentation significative de l’ASC et de la Cmax du tolbutamide (dose unique de 500 mg) après l’administration de fluconazole. L’augmentation moyenne de l’ASC du tolbutamide (± l’écart type) a été de 26 % ± 9 % (écart : 12 à 39 %) et celle de sa Cmax, de 11 % ± 9 % (écart : 6 à 27 %).
Glipizide : Il y a eu une augmentation significative de l’ASC et de la Cmax du glipizide (dose unique de 2,5 mg) après l’administration de fluconazole chez 13 volontaires en bonne santé de sexe masculin. L’augmentation moyenne de l’ASC du glipizide (± l’écart type) a été de 49 % ± 13 % (écart : 27 à 73 %) et celle de sa Cmax, de 19 % ± 23 % (écart : -11 à 79 %).
Glibenclamide : Il y a eu une augmentation significative de l’ASC et de la Cmax du glibenclamide (dose unique de 5 mg) après l’administration de fluconazole chez 20 volontaires en bonne santé de sexe masculin. L’augmentation moyenne de l’ASC du glibenclamide (± l’écart type) a été de 44 % ± 29 % (écart : -13 à 115 %) et celle de sa Cmax, de 19 % ± 19 % (écart : -23 à 62 %). Cinq sujets qui recevaient le fluconazole depuis sept jours ont dû prendre du glucose par voie orale après la prise de glibenclamide.
La prise concomitante de fluconazole et d’un hypoglycémiant oral peut précipiter une hypoglycémie cliniquement significative; un décès attribuable à une hypoglycémie a été associé à la prise concomitante de fluconazole et de glibenclamide. Le fluconazole réduit le métabolisme du tolbutamide, du glibenclamide et du glipizide et en augmente la concentration plasmatique.
PHÉNYTOÏNE
Le fluconazole augmente les concentrations plasmatiques de phénytoïne. L’ASC de la phénytoïne a été déterminée après quatre jours de traitement par la phénytoïne (200 mg par voie orale par jour pendant trois jours, puis une dose de 250 mg par voie intraveineuse) administrée ou non avec du fluconazole (200 mg par voie orale par jour pendant 16 jours) chez dix volontaires en bonne santé de sexe masculin. Il y a eu une augmentation significative de l’ASC de la phénytoïne. L’augmentation moyenne de l’ASC de la phénytoïne (± l’écart type) a été de 88 % ± 68 % (écart : 16 à 247 %). L’importance absolue de cette interaction est inconnue parce que l’élimination de la phénytoïne est intrinsèquement non linéaire.
PREDNISONE
On a signalé qu’une patiente ayant reçu une greffe du foie et traitée par la prednisone a présenté une insuffisance aiguë du cortex surrénalien lorsqu’on a mis fin à un traitement de trois mois par le fluconazole. L’arrêt du fluconazole a probablement entraîné une augmentation de l’activité du CYP3A4, qui a entraîné une augmentation du métabolisme de la prednisone. Les patientes recevant un traitement à long terme par le fluconazole et la prednisone doivent faire l’objet d’une surveillance étroite pour déceler une insuffisance du cortex surrénalien lorsque le fluconazole est interrompu.
RIFABUTINE
Une interaction entre le fluconazole et la rifabutine produisant une augmentation des concentrations sériques de rifabutine a été signalée. Des cas d’uvéite ont été signalés chez des personnes qui avaient reçu un traitement concomitant par le fluconazole et la rifabutine.
RIFAMPICINE
L’administration par voie orale d’une dose unique de 200 mg de fluconazole après 15 jours d’un traitement par 600 mg de rifampicine par jour chez huit volontaires en bonne santé de sexe masculin a produit une réduction significative de l’ASC du fluconazole et une augmentation significative de la clairance orale apparente du fluconazole. La réduction moyenne (± l’écart type) de l’ASC du fluconazole a été de 23 % ± 9 % (écart : -13 à -42 %). La clairance orale apparente du fluconazole a augmenté de 32 % ± 17 % (écart : 16 à 72 %). La demi-vie du fluconazole a été réduite de 33,4 ± 4,4 heures à 26,8 ± 3,9 heures.
L’administration concomitante de rifampicine et de fluconazole accroît le métabolisme du fluconazole.
TACROLIMUS
Une interaction entre le fluconazole et le tacrolimus produisant une augmentation des concentrations sériques de tacrolimus a été signalée. Des cas de néphrotoxicité ont été signalés chez des personnes qui avaient reçu un traitement concomitant par le fluconazole et le tacrolimus.
THÉOPHYLLINE
Les paramètres pharmacocinétiques de la théophylline ont été déterminés à partir d’une dose unique d’aminophylline (6 mg/kg) administrée par voie intraveineuse avant et après l’administration par voie orale de 200 mg de fluconazole par jour pendant 14 jours chez 16 volontaires en bonne santé de sexe masculin. Il y a eu des augmentations significatives de l’ASC, de la Cmax et de la demi-vie de la théophylline et une réduction correspondante de sa clairance. L’augmentation moyenne de l’ASC de la théophylline (± l’écart type) a été de 21 % ± 16 % (écart : -5 à 48 %). La Cmax a augmenté de 13 % ± 17 % (écart : -13 à 40 %). La clairance de la théophylline a baissé de 16 % ± 11 % (écart : -32 à 5 %) et sa demi-vie est passée de 6,6 ± 1,7 heure à 7,9 ± 1,5 heure.
TOFACITINIB
L’exposition du tofacitinib augmente lorsqu’il est administré avec des médicaments qui provoquent une inhibition modérée du CYP3A4 et une forte inhibition du CYP2C19 (p. ex. le fluconazole). Par conséquent, on recommande de réduire la dose de tofacitinib à 5 mg une fois par jour lorsqu’il est associé à de tels médicaments.
TOLVAPTAN
L’exposition au tolvaptan, un substrat du CYP3A4, est significativement plus importante (200 % pour l’ASC; 80 % pour la Cmax), lorsqu’il est administré avec le fluconazole, un inhibiteur modéré de l’isoenzyme CYP3A4; cette association pourrait accroître de manière significative le risque d’effets indésirables, surtout de diurèse importante, de déshydratation et d’insuffisance rénale aiguë. Lors de l’administration concomitante, il faut réduire la dose du tolvaptan et bien surveiller la patiente.
Alcaloïdes de la pervenche
Même s’il n’a pas été étudié, le fluconazole peut faire augmenter les concentrations plasmatiques des alcaloïdes de la pervenche (p. ex. la vincristine et la vinblastine) et provoquer une neurotoxicité, ce qui peut être attribuable à un effet inhibiteur sur le CYP3A4.
ZIDOVUDINE
Les concentrations plasmatiques de zidovudine ont été déterminées à deux reprises (soit avant et après l’administration de 200 mg de fluconazole par jour pendant 15 jours) chez 13 volontaires atteints du sida ou du complexe associé au sida qui recevaient une dose stable de zidovudine depuis au moins deux semaines. Il y a eu une augmentation significative de l’ASC de la zidovudine après l’administration de fluconazole. L’augmentation moyenne (± l’écart type) de l’ASC a été de 20 % ± 32 % (écart : -27 à 104 %). Il y a eu une baisse significative du rapport entre la concentration du métabolite, la GZDV, et celle du médicament mère, celui-ci étant passé de 7,6 ± 3,6 à 5,7 ± 2,2. LES MÉDICAMENTS CI-DESSOUS N’ONT PAS D’INTERACTIONS PHARMACOCINÉTIQUES SIGNIFICATIVES AVEC LE FLUCONAZOLE.
Antiacides : L’administration de Maalox® (20 ml) chez 14 volontaires en bonne santé de sexe masculin immédiatement avant la prise d’une dose unique de 100 mg de fluconazole a été sans effet sur l’absorption et l’élimination du fluconazole.
On n’a pas mené d’études sur les interactions avec d’autres médicaments, mais de telles interactions peuvent survenir.
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
L’administration concomitante de clotrimazole par voie vaginale et de tacrolimus/sirolimus (immunosuppresseurs) par voie orale peut entraîner une augmentation des concentrations plasmatiques de tacrolimus/sirolimus. Il faut donc suivre les patientes de près afin de déceler les symptômes d’une surdose de tacrolimus/sirolimus.
9.5 Interactions médicament-aliment
On n’a pas déterminé s’il y avait des interactions entre le fluconazole et les aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas déterminé s’il y avait des interactions entre le fluconazole et les produits à base d’herbes médicinales.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
Mode d’action
CANESORAL® (fluconazole)
Le fluconazole est un inhibiteur très sélectif de la C-14-α-déméthylation des stérols du cytochrome P450 fongique. La déméthylation dans les cellules de mammifères est beaucoup moins sensible à l’inhibition par le fluconazole. La perte subséquente des stérols normaux est en corrélation avec l’accumulation des stérols 14-β-méthylés dans les champignons et pourrait être responsable de l’activité fongistatique du fluconazole.
Son mode d’action principal est l’inhibition de la déméthylation en 14-α du lanostérol médiée par le cytochrome P450, une étape essentielle dans la biosynthèse de l’ergostérol fongique. L’accumulation de stérols méthylés en 14-α est corrélée avec la perte subséquente d’ergostérol dans la membrane cellulaire fongique et pourrait être responsable de l’activité antifongique du fluconazole. On a montré que le fluconazole est plus sélectif vis-à-vis des enzymes à cytochrome P450 fongiques que de divers systèmes enzymatiques à cytochrome P450 chez les mammifères.
Le fluconazole a une affinité hautement sélective pour les enzymes fongiques dépendantes du cytochrome P450. Le fluconazole, administré à raison de 50 mg par jour pendant 28 jours, n’a montré aucun effet sur les concentrations plasmatiques de testostérone chez les hommes ou les concentrations de stéroïdes chez les femmes en âge de procréer. Le fluconazole administré à raison de 200 mg à 400 mg par jour n’a pas d’effet cliniquement significatif sur les taux de stéroïdes endogènes ni sur la réponse induite par la corticotropine (ACTH) chez des volontaires sains de sexe masculin. Les études d’interaction avec l’antipyrine montrent que des doses uniques ou répétées de 50 mg de fluconazole n’influencent pas le métabolisme de l’antipyrine.
Relation pharmacocinétique/pharmacodynamie
Dans les études chez l’animal, une corrélation a été observée entre les valeurs de la CMI (concentration minimale inhibitrice) et l’efficacité contre des mycoses expérimentales dues au genre Candida. Dans les études chez l’humain, une relation quasi linéaire 1/1 a été observée entre l’ASC et la dose de fluconazole. Il existe également une relation directe bien qu’imparfaite entre l’ASC ou la dose et une réponse clinique favorable dans la candidose buccale et, dans une moindre mesure, dans la candidémie. Ce type de succès clinique est moins probable pour des infections dues à des souches pour lesquelles les CMI du fluconazole sont plus élevées.
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole) agit principalement en altérant la barrière perméable de la membrane cellulaire des champignons. Il inhibe la biosynthèse de l’ergostérol, élément constitutif essentiel de la membrane cellulaire des champignons. Quand la synthèse de l’ergostérol est inhibée, en tout ou en partie, la cellule n’est plus en mesure de se construire une membrane cellulaire normale, ce qui entraîne la mort du champignon.
L’exposition de Candida albicans au clotrimazole provoque la fuite de composés phosphorés intracellulaires dans le milieu ambiant, en même temps qu’une dégradation des acides nucléiques cellulaires et qu’une libération de potassium. Ces réactions intenses se produisent peu de temps après que ce microorganisme entre en contact avec le médicament, et se traduisent par une inhibition de la prolifération fongique qui est fonction de la durée d’exposition au médicament et de la concentration de ce dernier.
Pharmacodynamie
CANESORAL® (fluconazole)
On a évalué les effets du fluconazole sur le métabolisme des glucides, des lipides et des hormones surrénaliennes et sexuelles. Chez des volontaires en bonne santé, l’administration de doses de fluconazole allant de 200 à 400 mg une fois par jour pendant jusqu’à 14 jours a été associée à des effets légers et variables sur les concentrations de testostérone et de corticostéroïdes endogènes, ainsi que sur la réponse du cortisol stimulée par la corticotropine (ACTH). De plus, le fluconazole ne semble pas avoir d’effets cliniquement significatifs sur le métabolisme des glucides ou des lipides chez l’humain.
Pharmacocinétique
CANESORAL® (fluconazole)
Le fluconazole est un antifongique polaire bis-triazolé. Des études ont montré que c’est un inhibiteur spécifique des réactions médiées par le cytochrome P450 fongique, dont celles intervenant dans la biosynthèse des stéroïdes et le métabolisme des médicaments, plutôt que de celles médiées par le cytochrome P450 mammalien. Beaucoup des avantages cliniques du fluconazole découlent de ses propriétés pharmacocinétiques uniques.
Absorption : Les propriétés pharmacocinétiques du fluconazole sont semblables qu’il soit administré par voie orale ou par voie intraveineuse, et ne semblent pas être modifiées par le pH gastrique. Chez des volontaires en bonne santé, la biodisponibilité du fluconazole administré par voie orale a été de plus de 90 % par rapport au fluconazole administré par voie intraveineuse. La quasi-totalité du médicament administré passe dans la grande circulation; rien ne donne donc à penser que le médicament subisse un métabolisme de premier passage. De plus, il n’est pas nécessaire de modifier la dose quand on passe de la voie orale à la voie intraveineuse, ou vice versa.
Chez des volontaires en bonne santé à jeun, les concentrations plasmatiques maximales (Cmax) ont été atteintes rapidement, soit en général entre une et deux heures après l’administration, la demi-vie d’élimination plasmatique terminale ayant été d’environ 30 heures (écart : 20 à 50 heures) après l’administration par voie orale. C’est en raison de sa longue demi-vie d’élimination plasmatique que le fluconazole peut être administré une fois par jour pour le traitement des infections fongiques.
Chez des volontaires en bonne santé à jeun, l’administration par voie orale d’une seule dose de 150 mg de fluconazole a produit une Cmax moyenne de 2,70 µg/ml (écart : 1,91 à 3,70 µg/ml).
Chez des volontaires en bonne santé, la biodisponibilité par voie orale, d’après la Cmax et l’ASC, produite par l’administration d’une seule capsule à 50 mg, n’a pas été modifiée par les aliments, mais le tmax a doublé.
Une étude pharmacocinétique menée auprès de 10 femmes qui allaitaient et qui ont arrêté temporairement ou en permanence d’allaiter leur nourrisson, a évalué les concentrations de fluconazole dans le plasma et le lait maternel dans les 48 heures suivant l’administration d’une seule dose de 150 mg de Diflucan. Le fluconazole a été détecté dans le lait maternel à des concentrations moyennes d’environ 98 % de celles retrouvées dans le plasma maternel. La concentration moyenne maximale dans le lait maternel était de 2,61 mg/L 5,2 heures après la dose.
Distribution : Le volume de distribution apparent du fluconazole est environ identique au volume d’eau corporelle totale. La liaison aux protéines plasmatiques est faible (11 à 12 %) et constante pour la gamme des concentrations évaluées (0,1 à 10 mg/L). Ce taux de liaison aux protéines n’a pas de conséquence clinique.
Une dose unique de 150 mg de fluconazole administrée par voie orale à 27 patientes a diffusé dans le tissu vaginal et produit des rapports concentration plasmatique:concentration tissulaire allant de 0,94 à 1,14 au cours des 48 heures suivantes.
Une dose unique de 150 mg de fluconazole administrée par voie orale à 14 patientes a diffusé dans les sécrétions vaginales et produit des rapports entre la concentration dans les sécrétions et la concentration plasmatique allant de 0,36 à 0,71 au cours des 72 heures suivantes.
Métabolisme et élimination : Le fluconazole est principalement éliminé par voie rénale, environ 80 % de la dose administrée étant retrouvée dans l’urine sous forme inchangée. Après l’administration de fluconazole radiomarqué, plus de 90 % de la radioactivité est éliminée dans l’urine. Environ 11 % de la radioactivité dans l’urine est attribuable aux métabolites et 2 % de la radioactivité totale est éliminée dans les fèces.
Les paramètres pharmacocinétiques du fluconazole semblent être indépendants de l’âge du sujet, mais sont beaucoup modifiés par la réduction de la fonction rénale. Il y a une relation inverse entre la demi-vie d’élimination et la clairance de la créatinine. Il n’est pas nécessaire de modifier le traitement à dose unique de la candidose vaginale en raison d’une altération de la fonction rénale.
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
Les études pharmacocinétiques ont montré que seule une petite quantité de clotrimazole (3 à 10 %) était absorbée après l’administration vaginale. Comme le métabolisme hépatique transforme rapidement le clotrimazole absorbé en métabolites pharmacologiquement actifs, les concentrations plasmatiques maximales de clotrimazole produites par l’administration vaginale d’une dose de 500 mg ont été de moins de 10 ng/ml, ce qui donne à penser que l’administration intravaginale de clotrimazole est peu susceptible d’entraîner des effets généraux ou des effets secondaires mesurables.
La pharmacocinétique du clotrimazole topique chez des sujets humains a été évaluée dans le cadre d’études menées en milieu hospitalier auprès de 9 volontaires de la clinique dermatologique de l’hôpital municipal de Wup-peral, qui évaluaient la pénétration dans une peau intacte et une peau très enflammée d’une crème et d’une solution à 1 % de clotrimazole radioactif. Six heures après l’application, les concentrations de clotrimazole dans les diverses couches de la peau s’élevaient à 100 μg/cm3 dans la couche cornée, allaient de 0,5 à 1,0 μg/cm3 dans la couche réticulaire du derme et étaient de moins de 0,1 μg/cm3 dans l’hypoderme. Il n’y a pas eu de radioactivité mesurable (0,001 μg/ml) dans le sérum dans les 48 heures qui ont suivi l’application de 0,5 ml de la solution ou de 0,8 g de la crème.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
CANESORAL® (fluconazole) doit être conservé à température ambiante (entre 15 et 30 °C).
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole) doit être conservée à température ambiante (entre 15 et 30 °C).
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION DU PRODUIT
Ces renseignements ne sont pas disponibles.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : fluconazole
Nom chimique : 2-(2,4-difluorophényl)-1,3-bis(1H-1,2,4-triazol-l-yl)-2-propanol
Formule moléculaire et masse moléculaire : C13H12F2N6O; 306,3
Formule développée :
Propriétés physicochimiques :
Description : Le fluconazole est une poudre cristalline blanche ou blanc cassé.
Solubilité (mg/ml de solvant) :
| Solvants | Solubilité à 23 °C en % p/v | ||
| Eau | 0,5 | ||
| Solution aqueuse de HCl 0,1 N | 1,4 | ||
| Solution aqueuse de NaOH 0,1 N | 0,5 | ||
| Chloroforme | 3,1 | ||
| Acétone | 4,0 | ||
| Isopropanol | 0,8 | ||
| Méthanol | 25,0 | ||
| Éthanol | 2,5 | ||
| h-hexane | 0,1 | ||
| Solution méthanolique de HCl 0,01 N | 30,5 |
Intervalle de fusion : 136 à 140 °C
pKa : 1,68 ± 0,07 à 24 °C 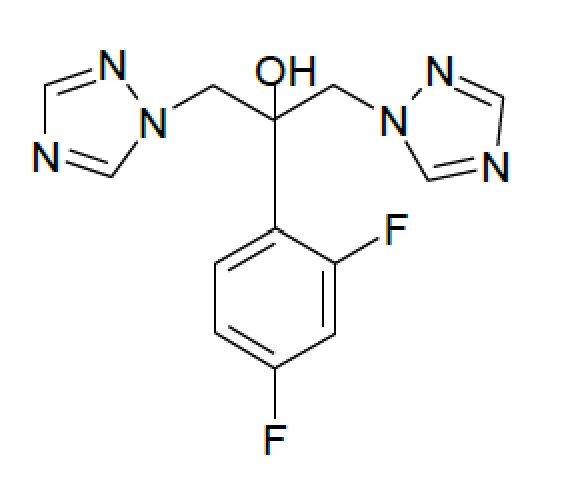
pH :
| pH | Solubilité (mg/ml) |
| 1,2 | 12,3 |
| 6,0 | 2,5 |
| 8,0 | 4,8 |
Substance médicamenteuse
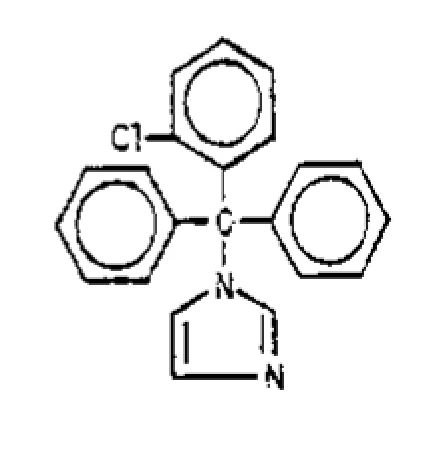
Dénomination commune : clotrimazole
Nom chimique : 1-(o-chloro-αα-diphénylbenzyl) imidazole
Formule moléculaire et masse moléculaire : C22H17CIN2; 344,84
Formule développée :
Propriétés physicochimiques : Le clotrimazole est une substance cristalline allant du blanc au jaune pâle, faiblement alcaline et dont le point de fusion se situe à 145 °C. Il est soluble dans l’acétone, le chloroforme et l’éthanol, et pratiquement insoluble dans l’eau. Il forme des sels stables avec les acides tant inorganiques qu’organiques. Il n’est pas photosensible, mais est légèrement hygroscopique et peut être hydrolysé en milieu acide.
14 ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques de l’étude
Les études suivantes ont été menées pour évaluer l’administration d’une dose unique de 150 mg de fluconazole pour le traitement curatif de la candidose vaginale. Au total, 13 études sont présentées ci-dessous.
Tableau 3 – Résumé des données démographiques des patientes participant à des études cliniques sur le traitement et la guérison de la candidose vaginale
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | ||||||||
| d’administration | moyen | ||||||||||||
| et durée | (tranche) | ||||||||||||
| Dose unique de | RA, O, C | Fluconazole, DU de 150 mg par VO | 23 | 15 à 39 ans | Femmes atteintes de CV | ||||||||
| fluconazole | |||||||||||||
| comparativement à | |||||||||||||
| une dose unique de | |||||||||||||
| clotrimazole | |||||||||||||
| intravaginal | |||||||||||||
| Dose unique de | RA, C, MC | Fluconazole, DU de 150 mg par VO | 188 | 32,1 ans | Femmes atteintes de CV | ||||||||
| fluconazole | |||||||||||||
| comparativement | |||||||||||||
| au clotrimazole | |||||||||||||
| pendant 3 jours | |||||||||||||
| Efficacité clinique et | RA, SI, PL | Fluconazole, DU de 150 mg par VO | 154 | Inconnu | Femmes atteintes de CV | ||||||||
| tolérance dans les | |||||||||||||
| mycoses vulvo- | |||||||||||||
| vaginales | |||||||||||||
| Étude comparative | O, C | Fluconazole, DU de 150 mg par VO | 50 | 18 à 54 ans | Femmes atteintes de CV | ||||||||
| de l’efficacité dans | |||||||||||||
| le traitement de la | |||||||||||||
| candidose vaginale | |||||||||||||
| Étude comparative | O, C | Fluconazole, DU de 150 mg par VO | 50 | 17 à 55 ans | Femmes atteintes de CV | ||||||||
| de l’efficacité des | |||||||||||||
| traitements | |||||||||||||
| antifongiques dans | |||||||||||||
| le traitement de la | |||||||||||||
| candidose vaginale | |||||||||||||
| Étude | O | Fluconazole, DU de 150 mg par VO | 180 | 17 à 67 ans | Femmes atteintes de CV | ||||||||
| multicentrique sur | |||||||||||||
| l’administration | |||||||||||||
| d’une dose unique | |||||||||||||
| de fluconazole par | |||||||||||||
| voie orale dans le | |||||||||||||
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | |||||||||
| d’administration | moyen | |||||||||||||
| et durée | (tranche) | |||||||||||||
| traitement de la | ||||||||||||||
| candidose vaginale | ||||||||||||||
| Étude comparative | RA, SB | Fluconazole, DU de 150 mg par VO | 53 | 26 à 43 ans | Femmes atteintes de CV | |||||||||
| sur l’efficacité et | ||||||||||||||
| l’innocuité dans le | ||||||||||||||
| traitement de la | ||||||||||||||
| candidose vulvo- | ||||||||||||||
| vaginale | ||||||||||||||
| Efficacité et | O, MC | Fluconazole, DU de 150 mg par VO | 1 017 | 17 à 65 ans | Femmes atteintes de CV | |||||||||
| innocuité du | ||||||||||||||
| fluconazole dans le | ||||||||||||||
| traitement de la | ||||||||||||||
| candidose vaginale | ||||||||||||||
| Dose unique de | RA, SB, MC, C | Fluconazole, DU de 150 mg par VO | 218 | 18 à 63 ans | Femmes atteintes de CV | |||||||||
| fluconazole par voie | ||||||||||||||
| orale | ||||||||||||||
| comparativement à | ||||||||||||||
| une dose unique de | ||||||||||||||
| clotrimazole | ||||||||||||||
| topique dans le | ||||||||||||||
| traitement de la | ||||||||||||||
| vaginite à Candida | ||||||||||||||
| Traitement plus | RA, O, C | Fluconazole, DU de 150 mg par VO | 54 | 18 à 54 ans | Femmes | |||||||||
| court pour la | atteintes | |||||||||||||
| candidose vaginale | de CV | |||||||||||||
| Dose unique de | RA, DB, DD, PL | Fluconazole, DU de 150 mg par VO | 43 | 18 à 60 ans | Femmes atteintes de CV | |||||||||
| fluconazole par voie | ||||||||||||||
| orale | ||||||||||||||
| comparativement à | ||||||||||||||
| une dose unique de | ||||||||||||||
| miconazole topique | ||||||||||||||
| dans le traitement | ||||||||||||||
| de la candidose | ||||||||||||||
| vulvo-vaginale | ||||||||||||||
| aiguë | ||||||||||||||
| Dose unique de | RA, MC, C | Fluconazole DU de 150 mg par VO | 243 | 18 à 65 ans | Femmes atteintes de CV | |||||||||
| fluconazole par voie | ||||||||||||||
| orale | ||||||||||||||
| comparativement à | ||||||||||||||
| une dose unique de | ||||||||||||||
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | ||||||||
| d’administration | moyen | ||||||||||||
| et durée | (tranche) | ||||||||||||
| clotrimazole | |||||||||||||
| topique dans le | |||||||||||||
| traitement de la | |||||||||||||
| candidose vaginale | |||||||||||||
| Comparaison du | RA, C | Fluconazole DU de 150 mg par VO | 72 | 27,3 ans | Femmes atteintes de CV | ||||||||
| clotrimazole, du | |||||||||||||
| fluconazole et de | |||||||||||||
| l’itraconazole dans | |||||||||||||
| le traitement de la | |||||||||||||
| candidose vaginale | |||||||||||||
C : comparatif; CV : candidose vaginale; DI : double insu; DP : double placebo; DU : dose unique; I : inconnu; MC : multicentrique; O : ouvert; P : en groupes parallèles; RA : répartition aléatoire; SI : simple insu; VO : voie orale
14.2 Résultats des études
Tableau 4 – Résultats des études sur le traitement et la guérison de la candidose vaginale
| No de l’étude | Principaux critères d’évaluation | Valeur associée et | Valeur associée et signification | |||
| signification statistique | statistique pour le placebo ou le | |||||
| pour le médicament à | contrôle actif | |||||
| des doses spécifiques | ||||||
Dose unique de fluconazole comparativement à une dose unique de clotrimazole intravaginal | GC et GM après 8 jours GC et GM après 32 jours | Fluconazole 87 % 87 % | Clotrimazole 75 %, p = 0,05 60 %, p = 0,5 | |||
Dose unique de fluconazole comparativement au clotrimazole pendant 3 jours | GC après 5 à 16 jours GC après 27 à 62 jours GM après 5 à 16 jours GM après 27 à 62 jours | Fluconazole 99 % 93 % 85 % 72 % | Clotrimazole 97 %, p = 0,12 84 %, p = 0,02 81 %, p = 0,42 62 %, p = 0,07 | |||
Efficacité clinique et tolérance dans les mycoses vulvo- vaginales | GM après 14 jours GM et GC après 14 jours | Fluconazole 76,0 % 59,1 % | Clotrimazole Crème Comprimé vaginale vaginal 73,9 %, NS 80,1 %, NS | |||
| No de l’étude | Principaux critères d’évaluation | Valeur associée et | Valeur associée et signification statistique pour le placebo ou le contrôle actif | ||
| signification statistique | |||||
| pour le médicament à | |||||
| des doses spécifiques | |||||
| 60,5 %, NS 65,8 %, NS | |||||
Étude comparative de l’efficacité dans le traitement de la candidose vaginale | GC après 5 à 15 jours GC après 30 à 60 jours GM après 5 à 15 jours GM après 30 à 60 jours | Fluconazole 80 % 76 % 76 % 70 % | Clotrimazole intravaginal à 100 mg 72 %, NS 58 %, NS 72 %, NS 60 %, NS | ||
Étude comparative de l’efficacité des traitements antifongiques de la candidose vaginale | GC après 5 à 15 jours GC après 30 à 60 jours GM après 5 à 15 jours GM après 30 à 60 jours | Fluconazole 80 % 76 % 76 % 70 % | Itraconazole Clotrimazole 84 % 72 %, NS 78 % 58 %, NS 80 % 72 %, NS 74 % 60 %, NS | ||
Étude multicentrique sur l’administration d’une dose unique de fluconazole par voie orale dans le traitement de la candidose vaginale | GC après 5 à 16 jours GC après 27 à 62 jours GM après 5 à 16 jours GM après 27 à 62 jours | Fluconazole 97 % 88 % 94 % 73 % | Étude non comparative | ||
Étude comparative sur l’efficacité et l’innocuité dans le traitement de la candidose vulvo- vaginale | GC après 7 jours GC après 28 jours GM après 7 jours GM après 28 jours | Fluconazole 88,7 % 69,8 % 79,2 % 60,4 % | Clotrimazole 90 %, NS 68 %, NS 80 %, NS 66 %, NS | ||
Efficacité et innocuité du fluconazole dans le traitement de la candidose vaginale | GC | Fluconazole 94,7 % | Étude non comparative | ||
| Dose unique de fluconazole par voie | GC après 14 jours GC après 35 jours | Fluconazole | Clotrimazole | ||
| No de l’étude | Principaux critères d’évaluation | Valeur associée et | Valeur associée et signification statistique pour le placebo ou le contrôle actif | ||
| signification statistique | |||||
| pour le médicament à | |||||
| des doses spécifiques | |||||
orale comparativement au clotrimazole topique dans le traitement de la vaginite à Candida | GM après 14 jours GM après 35 jours | 94 % 75 % 77 % 63 % | 97 %, p = 0,307 75 %, p = 0,890 72 %, p = 0,332 57 %, p = 0,327 | ||
| Traitement plus court pour la candidose vaginale | GC après 7 jours GM après 7 jours GM après 30 jours | Fluconazole 100 % 83 % 71 % | Miconazole 100 %, NS 89 %, NS 77 %, NS | ||
Dose unique de fluconazole par voie orale comparativement à une dose unique de miconazole topique dans le traitement de la candidose vulvo-vaginale aiguë | GC après 6 à 10 jours GC après 22 à 44 jours GM après 6 à 10 jours GM après 22 à 44 jours | Fluconazole 81 % 86 % 98 % 74 % | Miconazole 78 %, NS 80 %, NS 96 %, NS 82 %, NS | ||
Dose unique de fluconazole par voie orale comparativement à une dose unique de clotrimazole topique dans le traitement de la candidose vaginale | GM après 7 jours GM après 28 jours | Fluconazole 82 % 75 % | Clotrimazole 76 %, NS 72 %, NS | ||
| Comparaison du clotrimazole, du fluconazole et de l’itraconazole dans le traitement de la candidose vaginale | GC après 7 à 10 jours GM après 7 à 10 jours | Fluconazole 62 % 83 % | Itraconazole Clotrimazole 80 %, p = 0,032 80 %, p = 0,027 96 %, p = 0,024 95 %, p = 0,033 | ||
GC : guérison clinique; GM : guérison mycologique; NS : non significatif 15
MICROBIOLOGIE
CANESORAL® (fluconazole)
Le fluconazole est un antifongique polaire bis-triazolé qui exerce une activité fongistatique in vitro sur divers champignons et levures; il exerce aussi une activité fongistatique in vivo sur une vaste gamme d’infections fongiques générales et superficielles.
La plupart des champignons semblent plus sensibles au fluconazole, comme aux autres antifongiques azolés, in vivo qu’in vitro. Administré par voie orale ou intraveineuse, le fluconazole a été actif dans divers modèles animaux d’infection fongique. On a démontré son activité sur des mycoses opportunistes, telles que les infections par les espèces du genre Candida, dont la candidose générale, y compris chez les animaux immunodéprimés, les infections à Cryptococcus neoformans, dont les infections intracrâniennes, les infections par les espèces du genre Aspergillus, dont les infections générales chez les animaux immunodéprimés, ainsi que les infections par les espèces des genres Microsporum et Trichophyton. On a aussi démontré que le fluconazole était actif dans des modèles animaux de mycose endémique, dont les infections à Blastomyces dermatitidis, les infections à Coccidioides immitis, dont les infections intracrâniennes, et les infections à Histoplasma capsulatum chez les animaux normaux et immunodéprimés.
Études in vitro
In vitro, le fluconazole montre une activité antifongique contre des espèces courantes de Candida (dont C. albicans, C. parapsilosis, C. tropicalis). Les CMI pour C. glabrata et C. guilliermondii tendent à être plus élevées, tandis que C. krusei est intrinsèquement résistant au fluconazole. L’espèce émergente récente C. auris a tendance à être relativement résistante au fluconazole.
Le fluconazole exerce également une activité in vitro contre Cryptococcus neoformans et Cryptococcus gattii ainsi que contre les moisissures endémiques Blastomyces dermatiditis, Coccidioides immitis, Histoplasma capsulatum et Paracoccidioides brasiliensis.
La pertinence clinique des résultats obtenus in vitro avec les composés azolés est inconnue, car il peut y avoir de grandes variations de la CMI (concentration minimale inhibitrice) selon les méthodes et le milieu utilisés. Toutefois, dans un milieu donné, la moyenne géométrique de la CMI du fluconazole pour la plupart des espèces du genre Candida est d’entre 0,5 et 1,5 µg/ml. Le fluconazole semble être moins actif contre les dermatophytes et d’autres champignons filamenteux, bien qu’il ait exercé une bonne activité in vivo sur ces microorganismes dans des modèles animaux (voir tableau 5). CMI moyenne* (µg/ml) et gamme des CMI du fluconazole pour divers champignons pathogènes dans un milieu donné**
Tableau 5 – Résultats in vitro des CMI du fluconazole pour diverses souches fongiques
| Souches | Nbre d’isolats | CMI de fluconazole | Intervalle des CMI |
| Candida albicans | 159 | 0,39 | 0,1 à 1,56 |
| Candida glabrata | 3 | 1,9 | 1,56 à 3,12 |
| Candida guilliermondii | 3 | 0,62 | 0,39 à 0,78 |
| Candida krusei | 10 | > 25 | > 25 |
| Candida parapsilosis | 19 | 1,0 | 0,39 à 3,1 |
| Candida pseudotropicalis | 6 | 0,19 | 0,04 à 0,39 |
| Candida tropicalis | 16 | 1,42 | 0,19 à 3,12 |
| Cryptococcus neoformans | 5 | 1,25 | 0,39 à 6,25 |
| Rhodotorula glutinis | 1 | 25 | - |
| Microsporum canis | 4 | 9,4 | 6,25 à 12,5 |
| Microsporum gypseum | 1 | 50 | - |
| Trichophyton mentagrophytes | 21 | > 100 | 25 à > 100 |
| Trichophyton rubrum | 29 | 39 | 12,5 à 100 |
| Trichophyton soudanense | 2 | 100 | 100 à > 100 |
| Trichophyton tonsurans | 4 | 42 | 12,5 à 100 |
| Trichophyton verrucosum | 3 | 37,5 | 12,5 à 50 |
| Aspergillus flavus | 3 | > 100 | > 100 |
| Aspergillus fumigatus | 7 | > 100 | > 100 |
| Aspergillus niger | 5 | > 100 | > 100 |
| Aspergillus terreus | 4 | > 100 | > 100 |
* Au moins trois microorganismes utilisés pour le calcul de la moyenne géométrique.
** Description du milieu de culture tissulaire : milieu de culture minimum de Eagle avec sels de Earle, Yeast Carbon Base et tampon phosphate, ayant un pH de 7,5 et contenant ou non de la gélose.
Études in vivo
La candidose vaginale chez des souris et des rates prédisposées
Une infection vaginale à C. albicans provoquée chez des souris et des rates ovariectomisées qui y avaient été prédisposées par l’administration de benzoate d’estradiol a été traitée par voie orale par une dose unique de fluconazole administrée immédiatement après l’infection (prophylaxie) ou par une dose administrée une fois par jour pendant trois jours à compter de 72 heures après l’infection (traitement). L’efficacité a été mesurée par le pourcentage de guérison par rapport aux animaux témoins non traités. Dans les deux modèles, le fluconazole (CD50 de 2,7 et 4,4 mg/kg, respectivement, chez les souris et de 2,9 et 2,1 mg/kg, respectivement, chez les rates) a été au moins cinq à dix fois plus efficace que le kétoconazole (CD50 de 32 et > 50 mg/kg, respectivement, chez les souris et de 32 et 12,5 mg/kg, respectivement, chez les rates) contre l’infection locale.
Apparition d’une résistance et d’une résistance croisée au fluconazole
L’apparition d’une résistance des champignons au fluconazole et les effets de l’administration prolongée de fluconazole sur la flore normale n’ont pas été systématiquement étudiés.
Le fluconazole a exercé une importante activité fongistatique sur une souche de Candida albicans résistante au kétoconazole chez des lapins neutropéniques, mais il a fallu des doses de l’ordre de 80 mg/kg. Cependant, au cours d’une autre étude, une souche de Candida albicans isolée chez une personne présentant une candidose mucocutanée chronique chez qui il y avait eu une récidive pendant le traitement par le kétoconazole a été résistante à tous les antifongiques azolés non seulement in vitro, mais aussi dans des modèles animaux in vivo.
Quand un microorganisme est très résistant aux antifongiques azolés, il semble aussi résister in vivo à tous les autres antifongiques imidazolés et triazolés.
La portée clinique de ces données n’a pas encore été précisément définie.
Mécanismes de résistance
Chez les espèces de Candida généralement sensibles, le mécanisme de résistance le plus souvent rencontré implique les enzymes cibles des dérivés azolés, qui sont responsables de la biosynthèse de l’ergostérol. Les mutations ponctuelles du gène (ERG11) qui code pour l’enzyme cible provoquent une altération de la cible, qui a de ce fait une affinité moins grande pour les dérivés azolés. La surexpression d’ERG11 entraîne la production de concentrations élevées de l’enzyme cible; il faut donc une plus grande concentration intracellulaire du médicament pour inhiber la totalité de l’enzyme dans la cellule.
Le deuxième mécanisme de résistance important est la diminution de la concentration du fluconazole par un phénomène d’efflux actif résultant de la surexpression de deux types de transporteurs multi-drogues : ceux de la superfamille MFS (pour Major Facilitator Superfamily, codés par les gènes MDR) et ceux de la superfamille ABC (pour ATP-binding Cassette Superfamily, codés par les gènes CDR). La régulation positive de l’expression des gènes MDR est à l’origine de la résistance au fluconazole, tandis que celle des gènes CDR pourrait être responsable de la résistance à plusieurs dérivés azolés.
La résistance de Candida glabrata est généralement due, entre autres, à une régulation positive de l’expression des gènes CDR, d’où la résistance à plusieurs dérivés azolés. Lorsque la CMI d’un isolat est comprise entre 16 et 32 mg/L, la dose la plus élevée de fluconazole est alors recommandée.
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
Le clotrimazole est un antifongique à large spectre d’action. En général, l’activité in vitro du clotrimazole correspond à celle du tolnaftate, de la griséofulvine et de la pyrrolnitrine sur les dermatophytes (espèces des genres Trichophyton, Microsporum et Epidermophyton) et à celle des polyènes, de l’amphotéricine B et de la nystatine sur les champignons qui se reproduisent par bourgeonnement (espèces des genres Candida et Histoplasma).
In vitro, le clotrimazole a un effet fongistatique sur la plupart des isolats de champignons pathogènes à des concentrations de 0,02 à 10 µg/ml. Le médicament est fongicide pour de nombreux isolats d’espèces des genres Trichophyton, Microsporum, Epidermophyton et Candida à des concentrations de 0,1 à 2 µg/ml.
Aucune résistance acquise en une ou plusieurs étapes au clotrimazole n’est apparue pendant des passages successifs de C. albicans, C. krusei, C. pseudotropicalis, T. mentagrophytes, T. rubrum, Cryptococcus neoformans, Aspergillus niger et A. nidulans. Seuls quelques isolats ont été désignés comme ayant une résistance primaire au clotrimazole : un seul isolat de C. guillermondii, six isolats de C. neoformans, trois isolats de Paracoccidioides brasiliensis et deux isolats de Blakeslea trispora.
L’application topique de clotrimazole a été efficace pour le traitement des infections cutanées provoquées chez le cobaye avec T. mentagrophytes et T. quinckeanum.
16 TOXICOLOGIE NON CLINIQUE
CANESORAL® (fluconazole)
Toxicité aiguë : La toxicité du fluconazole a été très faible quand une dose unique avait été administrée par voie orale à des souris et des rats des deux sexes; aucun animal des deux espèces ayant reçu des doses de moins de 1 000 mg/kg n’est mort. Les premiers signes cliniques observés ont été une incoordination et une réduction de l’activité et de la respiration aux doses de plus de 500 mg/kg chez la souris. Chez le rat, seule une réduction de l’activité a été observée à la dose de 500 mg/kg, mais, aux doses supérieures, il y a eu des signes comme ataxie, prostration, exophtalmie, ptose, larmoiement, salivation, incontinence urinaire, perte du réflexe de redressement et cyanose. Certains des signes sont apparus dix minutes après l’administration et la plupart s’étaient atténués après deux jours. Si un animal mourait après avoir reçu une dose de plus de 1 000 mg/kg, c’était en général moins de cinq heures plus tard, mais parfois jusqu’à trois jours plus tard. La mort était parfois précédée de convulsions cloniques. La toxicité du fluconazole a aussi été très faible quand une dose unique avait été administrée par voie intraveineuse. Il n’y a pas eu de morts chez les souris mâles et femelles qui avaient reçu 200 mg/kg, les rats qui avaient reçu 165 mg/kg ni les chiens qui avaient reçu 100 mg/kg. Des signes cliniques, dont ataxie, exophtalmie et réduction de l’activité et de la respiration, ont été présents pendant au maximum cinq à sept heures. Chez les chiens ayant reçu une dose unique de 100 mg/kg par voie intraveineuse, les signes cliniques n’ont été que passagers (ataxie, réduction des mouvements spontanés et réduction de la respiration).
Toxicité subaiguë/chronique : Des études sur la toxicité subaiguë et chronique ont été menées sur l’administration de fluconazole par les voies orale et intraveineuse à des souris, des rats et des chiens pendant un, trois, six et douze mois. Les doses administrées pendant les études de toxicité d’un mois (2,5 à 30 mg/kg) chez les souris et les chiens ont mis en évidence une toxicité pour les organes cibles, mais ont été sans effet sur la survie. Les mêmes doses ont été administrées pour les études de six mois, mais ont été légèrement réduites pour l’étude de douze mois.
Dans les trois espèces, on a constaté que le foie était la principale cible des effets toxiques du fluconazole, comme en ont témoigné l’augmentation des taux de transaminases sériques, l’augmentation du poids relatif du foie, la vacuolisation hépatique et les dépôts graisseux dans le foie au cours des études de trois et six mois. Ces effets ont été observés plus souvent chez les mâles que chez les femelles. Les études de douze mois chez les rats et les chiens ont confirmé les résultats des études de six mois. Les modifications hépatiques n’ont été graves dans aucune des trois espèces. De plus, chez les souris qui avaient reçu le médicament pendant six mois et les rats qui l’avaient reçu pendant douze mois, les modifications avaient totalement disparu trois mois après l’arrêt du médicament. Dans les trois espèces, les fortes doses de fluconazole ont augmenté les concentrations de cytochrome P450 et causé une prolifération du réticulum endoplasmique lisse. L’augmentation du poids du foie a semblé être due en partie à l’induction enzymatique et à l’hypertrophie d’adaptation. Des études de deux semaines et six mois sur l’administration parentérale ont aussi été menées chez des souris, des rats et des chiens. Chez les souris et les rats, il y a eu de légères modifications hépatiques, comme au cours des études sur l’administration par voie orale. Chez les rats, toutes les modifications ont disparu dans les deux mois suivant l’arrêt du médicament.
Cardiotoxicité : L’administration de fluconazole (30 mg/kg pendant 14 jours; concentrations plasmatiques moyennes de 39,9 à 71,9 µg/ml) à des chiens ayant porté pendant un certain temps un appareil pour la mesure des paramètres cardiovasculaires a été sans effet sur la contractilité cardiaque. Toutefois, une augmentation de la tension artérielle, des pressions systolique et télédiastolique ventriculaires gauches ainsi que de l’intervalle QTc de l’ECG a été observée chez les animaux recevant le fluconazole par rapport à ceux recevant le véhicule seulement. Ces effets ont été proportionnels aux concentrations plasmatiques du médicament.
Cancérogénicité : Une étude a été menée sur l’administration de doses de 2,5, 5,0 et 10,0 mg/kg à des souris pendant 24 mois. La plus forte dose a été déterminée en fonction des modifications hépatiques observées au cours de l’étude de six mois. On a observé de légers dépôts graisseux dans le foie avec toutes les doses. Quelques cas d’hypertrophie centrolobulaire ont aussi été observés chez les mâles qui avaient reçu des doses de 5 et 10 mg/kg. Les seules tumeurs observées ont été celles survenues spontanément dans la souche de souris utilisée et leur incidence a été sans lien avec le traitement.
Une étude de 24 mois a aussi été menée sur l’administration de doses de 2,5, 5,0 et 10 mg/kg chez des rats. L’organe cible a une fois de plus été le foie, des dépôts graisseux centrolobulaires ayant été observés chez les mâles à toutes les doses. L’incidence des adénomes hépatocellulaires chez les mâles a augmenté légèrement, mais de façon statistiquement significative avec les doses de fluconazole. Il n’y a eu de carcinomes hépatocellulaires dans aucun des groupes. L’incidence des adénomes hépatocellulaires a aussi été plus élevée que chez les témoins historiques du laboratoire. Il y a aussi eu une réduction statistiquement significative de l’incidence des fibroadénomes des glandes mammaires chez les femelles et des phéochromocytomes bénins de la médullosurrénale chez les mâles.
On sait que de fortes doses de fluconazole administrées à des rongeurs altèrent l’équilibre biochimique des hormones mâles et femelles. Des études de longue durée chez des rats ont montré que le fluconazole réduisait les taux de plusieurs stéroïdes, y compris la production ovarienne de 17-β-œstradiol chez les rates, augmentait le poids placentaire, réduisait le poids utérin et augmentait le poids des testicules. Le changement du tableau tumoral au cours de cette étude sur l’administration à long terme de fluconazole chez des rats est une conséquence attendue d’un tel déséquilibre hormonal.
Pouvoir mutagène : Un test de Ames a été effectué avec quatre souches de Salmonella avec et sans activation métabolique. On a évalué les mutations ponctuelles dans le lymphome de souris L5178Y avec et sans activation métabolique. On a aussi examiné l’urine de souris recevant le fluconazole par voie orale pour y déceler les agents mutagènes. Des études cytogéniques in vivo ont été effectuées sur la moelle osseuse de souris qui avaient reçu une dose unique de jusqu’à 600 mg/kg et, pendant cinq jours, des doses de 80 mg/kg. Pour les études in vitro, on a utilisé des lymphocytes humains et des concentrations de fluconazole de jusqu’à 1 000 μg/ml. Aucune des études n’a montré que le fluconazole avait un quelconque pouvoir mutagène.
Reproduction et tératologie
Fécondité générale (segments I et III) chez le rat
Des rats ont été traités pendant 80 jours avant et durant l’accouplement et des rates ont été traitées pendant 14 jours avant l’accouplement et pendant la gestation et la lactation. Les animaux des deux sexes ont reçu par voie orale des doses de fluconazole de 5, 10 ou 20 mg/kg. Le traitement n’a pas eu d’effet sur la fécondité des mâles, ni sur la fertilité et le travail des femelles, et n’a pas altéré le développement, le comportement, ni la fécondité de la progéniture. Les fœtus des rates sacrifiées le 20e jour suivant l’insémination présentaient un retard du développement (augmentation de l’incidence des côtes surnuméraires à toutes les doses et hydro-uretères à la dose de 20 mg/kg). Chez les rates qui ont mis bas, la durée de la gestation avait tendance à être plus longue dans le groupe ayant reçu la plus forte dose, mais est demeurée à l’intérieur des valeurs observées chez les témoins historiques du laboratoire. Il n’y a pas eu d’effets sur le développement, le comportement, ni la fécondité de la progéniture.
Études de tératologie (segment II) chez le rat
Les résultats des études de tératologie menées dans quatre laboratoires ont été étonnamment semblables.
Au cours d’une des études, des rates ont reçu par voie orale des doses de fluconazole de 5, 10 ou 20 mg/kg du 6e au 15e jour de la gestation. À ces doses, aucun signe de toxicité pour la mère, d’embryotoxicité, ni de pouvoir tératogène n’a été observé.
Au cours d’une deuxième étude, des rates ont reçu par voie orale des doses de 5, 25 ou 125 mg/kg du 7e au 17e jour de la gestation. Les doses de 25 et de 125 mg/kg ont causé une augmentation du poids placentaire et trois cas d’adactylie (malformation rare dans cette souche) ont été associés à la plus forte dose. Il y a aussi eu une augmentation de l’incidence des variantes anatomiques chez les fœtus : dilatation du bassinet du rein et courbure de l’uretère à la plus forte dose et augmentation de l’incidence des côtes surnuméraires à la plus faible dose et à la plus forte dose.
Au cours d’une troisième étude, des rates ont reçu par voie orale des doses de 25, 50, 100 ou 250 mg/kg du 6e au 15e jour de la gestation. Le poids placentaire a augmenté aux doses de 50 mg/kg et plus. Aux doses de 100 et 250 mg/kg, il y a eu une augmentation de la mortalité embryonnaire et diverses anomalies fœtales, telles que réduction ou retard de l’ossification des sternèbres, déficiences posturales (p. ex. côtes ondulées) et ossification crânienne anormale. Toutes les doses ont augmenté l’incidence des côtes surnuméraires.
Au cours d’une autre étude, des doses de fluconazole de 80, 160 et 320 mg/kg ont été administrées par voie orale du 5e au 15e jour de la gestation. Le véhicule (polyéthylèneglycol 400, ou PEG-400) était différent de celui utilisé au cours des études antérieures sur le fluconazole. Il a causé des effets chez les mères (changement du poids et de la consommation d’aliments) à toutes les doses et un effet supplémentaire lié au médicament à la plus forte dose. Toutes les doses de fluconazole ont augmenté la mortalité fœtale et le nombre de foyers de résorption, et réduit le poids de naissance des petits. À la dose de 320 mg/kg, les effets toxiques pour la mère se sont manifestés par une réduction de la consommation d’aliments et une moindre prise de poids. Des effets tératogènes, soit de multiples malformations viscérales et squelettiques, ont été observés à toutes les doses. Les principales malformations dont l’incidence a augmenté après l’administration de fluconazole ont été la macroglossie, la brachygnathie et la fente palatine. L’incidence de la brachygnathie et de la fente palatine a augmenté aux doses de 160 et 320 mg/kg tandis que celle de la macroglossie a augmenté aux doses de 80 mg/kg et plus. Les malformations moins souvent observées à la dose de 320 mg/kg ont été celles des paupières (ablépharie) et des oreilles (oreilles bifides). À toutes les doses de fluconazole, on a très souvent observé une 14e paire de côtes rudimentaires, ce qui indique que le médicament entrave la croissance fœtale.
Étude de tératologie (segment II) chez le lapin
Chez des lapines ayant reçu par voie orale 5, 10 ou 20 mg/kg de fluconazole du 6e au 18e jour de la gestation, le seul effet lié au médicament a été une moindre prise de poids chez les mères à la dose moyenne et à la plus forte dose. Il n’y a pas eu d’effets fœtotoxiques ni tératogènes. Aux doses de 25 et 75 mg/kg, les mères ont perdu du poids et à la dose de 75 mg/kg, le poids placentaire a augmenté. La plus forte dose a été toxique pour les lapines, six sur huit d’entre elles n’ayant pas mené leur gestation à terme. Les doses de 5 et 25 mg/kg n’ont pas eu d’effets sur les fœtus et trop peu de lapines ont reçu la dose de 75 mg/kg pour qu’on puisse déterminer avec certitude si le médicament avait des effets sur les fœtus.
Résumé des études de tératologie
Le fluconazole n’a pas causé de malformations fœtales à des doses de jusqu’à 25 mg/kg chez le lapin et de 50 mg/kg chez le rat, doses auxquelles des effets toxiques ou des perturbations hormonales ont été observés chez les mères. Les effets fœtaux des plus fortes doses et les effets sur la parturition des doses de 10 mg/kg et plus sont conformes à la baisse des concentrations d’œstrogènes produite par le fluconazole chez le rat.
Étude périnatale et postnatale (segment III) chez le rat
Des rates ont reçu par voie intraveineuse 5, 20 ou 40 mg/kg de fluconazole du 17e jour de la gestation au 21e jour du post-partum. Cette étude a confirmé la tendance observée au cours de l’étude de segment I, soit un retard de la parturition. Ces perturbations de la parturition ont entraîné une augmentation du nombre de portées où il y avait des petits mort-nés et une légère réduction de la survie des petits après quatre jours avec la dose moyenne et la forte dose.
Études spéciales de toxicologie
i. Compatibilité avec le sang – La préparation de fluconazole dissoute dans de la solution salée n’a pas causé d’hémolyse, de floculation, de précipitation, ni de coagulation dans le plasma humain. Elle n’a pas non plus altéré l’agrégation plaquettaire.
ii. Ototoxicité chez le rat – Le fluconazole a été administré par voie orale à des rates à raison de
100 ou 400 mg/kg pendant 28 jours. Il n’a pas modifié le réflexe de Preyer du pavillon auditif à onze fréquences différentes ni eu d’effet histopathologique sur la cochlée.
iii. Interaction avec l’AZT – Le fluconazole a été administré par voie orale deux fois par jour pendant cinq jours à raison de 20 mg/kg à des rats qui recevaient 40 mg/kg d’AZT deux fois par jour. La seule observation liée au traitement d’association a été une légère hausse de la concentration de sorbitol-déshydrogénase dans le sérum.
Autres études
Effets sur la synthèse des œstrogènes
Des rates gravides ont reçu chaque jour par voie orale du fluconazole (20 ou 125 mg/kg) ou du kétoconazole (10 ou 40 mg/kg) du 6e au 15e jour de la gestation. Des échantillons de sang ont été prélevés trois et 24 heures après la dernière dose en vue du dosage du 17-β-estradiol et de la progestérone. Les résultats montrent que le fluconazole et le kétoconazole ont tous deux altéré le métabolisme des stéroïdes. Les deux doses de fluconazole avaient réduit la concentration d’estradiol après trois heures, mais seule la plus forte des deux avait réduit cette concentration après 24 heures. Les deux doses de kétoconazole avaient réduit la concentration d’estradiol seulement après trois heures. Par contre, seule la plus forte des doses de fluconazole avait réduit la concentration de progestérone après 24 heures, tandis que les deux doses de kétoconazole avaient réduit cette concentration après trois et 24 heures.
L’inhibition in vitro de la synthèse de l’estradiol a aussi été mesurée dans une préparation de cellules ovariennes brisées prélevées chez une rate gravide. La CI50 a été de 0,55 μM pour le kétoconazole et de 8 à 10 μM pour le fluconazole. Le fluconazole inhibe donc beaucoup moins la synthèse de l’estradiol.
Effets sur les réactions de défense de l’hôte in vitro
Des concentrations de fluconazole de 5, 10 et 20 μg/ml ont eu peu d’effet (inhibition de 3,4, 5,6 et 1,9 %, respectivement) sur la destruction des blastospores de C. albicans marqués à l’uridine-3H par les leucocytes polynucléaires humains in vitro, ce qui donne à penser que le fluconazole a peu ou pas d’influence sur les mécanismes intervenant dans l’élimination des microbes par les leucocytes polynucléaires. Par contre, des concentrations de 10 et 20 μg/ml de kétoconazole ont significativement réduit (20,9 et 55,9 %, respectivement) la libération d’uridine-3H, ce qui indique qu’il peut freiner l’élimination des blastospores de C. albicans par les leucocytes polynucléaires humains in vitro.
De la même façon, à des concentrations de 0,25 à 8 μg/ml, le fluconazole a eu peu d’effet sur la prolifération des lymphocytes de la rate de souris stimulée par la concanavaline A et le complexe glucido-lipido-protéique, selon la mesure de la captation de la thymidine-3H. Par contre, à des concentrations de jusqu’à 8 μg/ml, le kétoconazole a significativement réduit la captation de thymidine-3H en présence des deux mitogènes.
Effets sur les principales glandes endocrines
Même à la plus forte concentration utilisée (10 μg/ml), le fluconazole n’a que légèrement réduit la sécrétion de testostérone basale et stimulée par la gonadotrophine chorionique humaine par les cellules de Leydig de rat in vitro (inhibition de 27 et 11 %, respectivement). Par contre, le kétoconazole a produit une réduction marquée (> 50 %) des deux types de sécrétion.
La libération de corticostérone par des suspensions de cellules surrénaliennes de rat incubées in vitro avec de la corticotrophine n’a pas été inhibée par le fluconazole (25 μM), mais a été inhibée par le kétoconazole (1 μM et plus). De la même façon, à la plus forte concentration utilisée (100 μM), le fluconazole a produit une inhibition modeste (environ 23 %) de l’activité de la 11-β-hydroxylase dans des mitochondries de cellules surrénaliennes de rat in vitro, tandis que le kétoconazole (3 et 10 μM) a produit une inhibition marquée et dépendante de la concentration.
Une comparaison des effets du fluconazole et du kétoconazole sur la production d’œstrogènes in vitro par des microsomes ovariens de rat a montré que le fluconazole était un inhibiteur de l’aromatase ovarienne chez le rat environ 20 fois moins puissant que le kétoconazole (CI50 de 1,4 μM et 29,6 μM, respectivement).
Le fluconazole semble donc avoir relativement peu d’effets sur la synthèse des stéroïdes chez les mammifères et être peu susceptible d’avoir des effets secondaires liés aux glandes endocrines chez l’humain ou d’inhiber le métabolisme des stéroïdes surrénaliens in vivo.
CANESTEN® CRÈME ANTIFONGIQUE EXTERNE EXTRA FORTE (clotrimazole)
Toxicologie générale
Les données non cliniques issues d’études classiques de pharmacologie de l’innocuité, de génotoxicité, de carcinogénicité et de toxicité pour la reproduction et le développement n’ont pas fait ressortir de risques particuliers chez l’humain. Les effets observés au cours des études non cliniques – tels que les effets sur le foie (augmentation des transaminases et des phosphatases alcalines et hypertrophie des cellules hépatiques) au cours des études de toxicité chronique, les effets sur la survie du nouveau-né au cours d’une étude sur la fertilité du rat et les effets indirects spécifiques à l’espèce sur la croissance et la survie du fœtus au cours d’une étude de tératologie chez le rat – ont été observés après l’administration par voie orale, mais seulement avec des doses supérieures à la dose maximale chez l’humain, ce qui indique qu’ils ont peu de pertinence clinique. Comme l’absorption du clotrimazole est limitée après l’application topique, le risque de toxicité associé à l’utilisation sporadique de la crème CANESTEN à 2 % est d’autant plus faible.
Cancérogénicité
Au cours d’une étude sur l’administration de clotrimazole par voie orale à des rats pendant 78 semaines, on n’a pas observé d’effets carcinogènes.
Génotoxicité
Les nombreux essais de mutagénicité in vitro et in vivo dont a fait l’objet le clotrimazole n’ont fait ressortir aucun signe de pouvoir génotoxique. Selon un test de Ames et un essai biologique in vitro visant à déceler la mutagénicité des composés chimiques, le clotrimazole ne semble pas avoir d’activité mutagène. Deux autres études in vitro, soit un test de mutation génique sur des cellules de la lignée V79 et une synthèse d’ADN non programmée sur des hépatocytes primaires de rat, ont révélé que le clotrimazole n’était pas mutagène. Les études visant à évaluer la mutagénicité du clotrimazole dans des cellules germinales, soit un essai sur spermatogonies de hamsters mâles et un test de létalité dominante sur des souris mâles, n’ont pas mis en évidence d’effets mutagènes. En outre, chez la souris, le clotrimazole n’a pas été clastogène selon un test du micronoyau.
Toxicologie pour la reproduction et le développement
À des doses de jusqu’à 100 mg/kg (administrées par voie orale), le clotrimazole a été bien toléré chez des souris, des rates et des lapines gravides et n’a pas eu d’effets embryotoxiques ni tératogènes.
Chez des rates gravides ayant reçu par voie orale des doses de clotrimazole de 100 mg/kg du 6e au 15e jour de la gestation, il y a eu davantage de résorptions et le poids des fœtus a été plus faible que chez des rates témoins, mais il n’y a pas eu de différence significative entre les deux groupes pour ce qui est du nombre de malformations fœtales.
Il n’y a pas eu de différence entre des rates ayant reçu pendant dix semaines des doses de clotrimazole de jusqu’à 50 mg/kg/jour et des rates témoins pour ce qui est de la durée des chaleurs, de la fécondité, de la durée de la gestation ni du nombre d’implantations et de résorptions. La dose de 50 mg/kg/jour a altéré le développement des petits et les rates ayant reçu cette dose ont eu de plus petites portées.
L’administration intravaginale de 100 mg/kg de clotrimazole à des rates gravides du 6e au 15e jour de la gestation a été bien tolérée et n’a pas eu d’effets nuisibles sur le taux de fécondation, le taux de résorption, le poids fœtal moyen et la fréquence des arrêts de croissance et des légères altérations osseuses des fœtus. Cette dose n’a pas produit de malformations.
Toxicologie particulière
Toxicité aiguë (animal)
| Espèce | DL50 (exprimée en mg/kg) | ||||
| Souris | 761 à 923 | ||||
| Rat | 708 à 718 | ||||
| Lapin | > 1 000 | ||||
| Chat | >1 000; vomissements à partir de 100 mg/kg | ||||
| Chien | >2 000; vomissements à partir de 100 mg/kg | ||||
Tolérance locale de doses multiples (animal)
- 1. Irritation cutanée primaire (test épicutané) : pas de rubéfaction décelable sur la peau de lapin intacte après 24 ou 72 heures avec la solution ou la crème de clotrimazole à 1 %. Très léger érythème après 24 heures sur la peau de lapin scarifiée.
- 2. Irritation primaire de la conjonctive : l’application de solution ou de crème de clotrimazole a produit une irritation passagère de la conjonctive chez le lapin se manifestant par une rubéfaction minime et une légère augmentation de la sécrétion. On n’a décelé d’altérations macroscopiques de la cornée et de l’iris chez aucun des animaux. La crème et la solution ont produit une très légère rubéfaction passagère de la conjonctive. Il n’y a pas eu d’altérations de la cornée.
- 3. Tolérance cutanée subaiguë (jusqu’à 13 semaines) : la tolérance générale de la solution et de la crème de clotrimazole à 1 % a été bonne; il n’y a pas eu d’œdème des zones cutanées traitées, bien qu’un léger érythème ait parfois été observé. Il y a eu une légère tendance à la cicatrisation chez les animaux de tous les groupes dont la peau était abrasée.
- 4. Tolérance vaginale locale subaiguë (chiennes : 14 jours; guenons : 13 semaines) : la tolérance locale et générale de l’administration répétée de comprimés vaginaux de clotrimazole a été satisfaisante. On n’a pas observé d’effets indésirables et, chez les guenons, l’examen cytologique a mis en évidence des variations conformes avec des cycles œstraux normaux.
- 5. Toxicité vaginale subaiguë (5 chiennes : 30 jours; 4 guenons : 13 semaines; 10 femmes en santé : 28 jours) : La tolérance systémique et locale observée à la suite de l’application répétée de crème vaginale de clotrimazole s’est révélée satisfaisante. On n’a constaté aucun effet indésirable local ni d’anomalies de nature cytologique, peu importe l’espèce étudiée.
Humain
Il n’y a pas eu de réactions de photosensibilité ni de phototoxicité chez 453 femmes traitées chez qui ces réactions ont été recherchées.
Vingt sujets en bonne santé ont participé à une étude contrôlée sur la sensibilité au rayonnement ultraviolet. Les zones de la peau traitées par le clotrimazole ont été irradiées pendant 30 secondes le premier jour, puis tous les deux jours, en augmentant chaque fois la durée de l’irradiation de 30 secondes. Chez un des vingt sujets, la peau a été irradiée une seule fois; il y a eu trois irradiations chez neuf sujets et quatre irradiations chez dix sujets. Chez un sujet, des papules sont apparues après la première exposition au rayonnement ultraviolet.
La tolérance locale des comprimés vaginaux CANESTEN® a été évaluée chez 462 patientes présentant une infection vaginale à Candida ou Trichomonas. Cinq patientes ont signalé une irritation (démangeaisons et sensation de brûlure après l’insertion) n’ayant pas exigé l’arrêt du traitement.
Il y a eu des effets indésirables possiblement liés au traitement chez trois patientes sur 653 (0,5 %) traitées par la crème vaginale CANESTEN®. L’abandon du traitement a été nécessaire chez une patiente en raison d’une sensation de brûlure vaginale et chez une autre ayant présenté une réaction possiblement allergique se manifestant par une sensation de brûlure vaginale, une irritation locale et un érythème. Le traitement a toutefois été poursuivi chez une patiente présentant une cystite intercurrente.