


Monographie de produit - Posanol
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
7 MISES EN GARDE ET PRÉCAUTIONS
| 2021-11 | |
| 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament | 2021-11 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................... 2
TABLEAU DES MATIÈRES .......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS ................................................................................................................ 4
1.1 Enfants .................................................................................................................................. 4
1.2 Personnes âgées ................................................................................................................... 4
2 CONTRE-INDICATIONS .................................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ................................ 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 5
4.1 Considérations posologiques ................................................................................................ 5
4.2 Dose recommandée et modification posologique ............................................................... 6
4.3 Reconstitution ....................................................................................................................... 8
4.4 Administration ...................................................................................................................... 8
4.5 Dose oubliée ....................................................................................................................... 10
5 SURDOSAGE ............................................................................................................... 10
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .......... 11
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 12
7.1 Populations particulières .................................................................................................... 15
7.1.1 Femmes enceintes .............................................................................................................. 15
7.1.2 Allaitement ......................................................................................................................... 15
7.1.3 Enfants ................................................................................................................................ 15
7.1.4 Personnes âgées ................................................................................................................. 15
8 EFFETS INDÉSIRABLES ................................................................................................. 16
8.1 Aperçu des effets indésirables ............................................................................................ 16
8.2 Effets indésirables observées dans les essais cliniques ...................................................... 17 8.3 Effets indésirables peu courants observées au cours des essais cliniques ......................... 25
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique
et autres données quantitatives ......................................................................................... 27
8.5 Effets indésirables observées après la mise en marché ..................................................... 28
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 28
9.1 Interactions médicamenteuses graves ............................................................................... 28
9.2 Aperçu des interactions médicamenteuses ........................................................................ 29
9.3 Interactions médicament-comportement .......................................................................... 29
9.4 Interactions médicament-médicament .............................................................................. 29
9.5 Interactions médicament-aliment ...................................................................................... 37
9.6 Interactions médicament-plante médicinale ...................................................................... 37
9.7 Interactions médicament-tests de laboratoire ................................................................... 37
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 37
10.1 Mode d’action ................................................................................................................. 37
10.2 Pharmacodynamie .......................................................................................................... 37
10.3 Pharmacocinétique ......................................................................................................... 38
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................ 45
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................... 45
PARTIE II : INFORMATION SCIENTIFIQUES ............................................................................. 46
13 INFORMATION PHARMACEUTIQUES .......................................................................... 46
14 ESSAIS CLINIQUES ...................................................................................................... 47
15 MICROBIOLOGIE ........................................................................................................ 59
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 63
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ................................................................ 64
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .................................................. 65
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
La solution pour injection, les comprimés à libération retardée et la suspension orale POSANOL® (posaconazole) sont indiqués dans :
- la prévention des infections à Aspergillus et à Candida chez les patients qui ont un risque élevé de présenter de telles infections, tels que les patients présentant une neutropénie prolongée ou ceux ayant reçu une greffe de cellules souches hématopoïétiques (GCSH);
- le traitement de l’aspergillose invasive chez les patients dont la maladie est réfractaire à l’amphotéricine B ou à l’itraconazole, ou chez les patients qui ne tolèrent pas ces médicaments; l’état réfractaire est défini par la progression de l’infection ou par l’absence d’amélioration après un minimum de 7 jours d’un traitement antifongique efficace aux doses thérapeutiques.
Des données limitées sur l’emploi du produit pour traiter d’autres infections fongiques sont présentées dans la section 14. ESSAIS CLINIQUES.
La solution pour injection POSANOL® est indiquée chez les patients âgés de 18 ans ou plus.
Les comprimés à libération retardée et la suspension orale POSANOL® sont indiqués chez les patients âgés de 13 ans ou plus.
La suspension orale POSANOL® est également indiquée dans :
- le traitement de la candidose oropharyngée (COP).
1.1 Enfants
Enfants (de 13 à 17 ans) : L’innocuité et l’efficacité du produit n’ont pas été étudiées chez les enfants âgés de moins de 13 ans. Un nombre limité de sujets âgés de 13 à 17 ans ont reçu la suspension orale POSANOL®, y compris 11 patients ayant participé aux études sur les infections fongiques invasives (IFI) réfractaires et 12 patients ayant participé aux études sur l’utilisation du produit en prophylaxie. Le bilan d’innocuité observé chez ces patients de moins de 18 ans est semblable à celui noté chez les adultes.
1.2 Personnes âgées
Personnes âgées (65 ans ou plus) : Les données limitées tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique n’entraîne, dans l’ensemble, aucune différence en matière d’innocuité ou d’efficacité.
2 CONTRE-INDICATIONS
- Patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE. Il n’existe aucune donnée concernant une sensibilité croisée entre POSANOL® et d’autres antifongiques azolés. La prudence s’impose donc au moment de prescrire POSANOL® à des personnes hypersensibles à d’autres dérivés azolés.
- Administration concomitante de POSANOL® et d’alcaloïdes de l’ergot. POSANOL® pourrait augmenter les concentrations plasmatiques de ces agents, ce qui pourrait provoquer de l’ergotisme (voir 9 INTERACTIONS MÉDICAMENTEUSES).
- Administration concomitante de POSANOL® et de certains médicaments métabolisés par le cytochrome CYP3A4 : terfénadine, astémizole, cisapride, pimozide et quinidine. Bien qu’elle n’ait pas fait l’objet d’études in vitro ou in vivo, l’administration concomitante de ces substrats du CYP3A4 pourrait en accroître les concentrations plasmatiques, d’où la possibilité d’effets indésirables sérieux ou potentiellement mortels comme l’allongement de l’intervalle QT et, dans de rares cas, une torsade de pointes (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Administration concomitante de POSANOL® et d’inhibiteurs de la HMG-CoA réductase (statines)
principalement métabolisés par le CYP3A4, étant donné qu’une augmentation de la concentration plasmatique de ces médicaments peut entraîner une rhabdomyolyse.
- Administration concomitante de POSANOL® et de sirolimus, car cela augmente la concentration sanguine de sirolimus d’environ neuf fois et peut entraîner une toxicité associée au sirolimus.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Interactions médicamenteuses (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET
PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES)
Effets cardiovasculaires – allongement de l’intervalle QT (voir 7 MISES EN GARDE ET
PRÉCAUTIONS, Cardiovasculaire)
- Toxicité hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique)
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le médecin prescripteur doit suivre les directives posologiques propres à chaque formulation.
- La solution pour injection POSANOL® doit être administrée au moyen d’un cathéter veineux central, y compris un cathéter veineux central inséré par voie périphérique (CCIP), par perfusion intraveineuse (IV) lente sur une période d’environ 90 minutes. Si un cathéter veineux central n’est pas disponible, on peut administrer une perfusion unique au moyen d’un cathéter veineux périphérique par perfusion IV lente sur une période de 30 minutes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités). On ne doit pas administrer la solution pour injection POSANOL® en bolus IV.
- Le comprimé et la suspension orale ne peuvent être utilisés de façon interchangeable, car les deux formulations diffèrent sur le plan posologique.
- Les comprimés à libération retardée POSANOL® peuvent être pris avec ou sans aliments.
- Chaque dose de la suspension orale POSANOL® devrait être prise avec des aliments, ou avec un supplément nutritionnel chez les patients qui ne peuvent tolérer la nourriture, pour améliorer l’absorption orale. Chez les patients qui ne peuvent consommer un repas complet ni tolérer un supplément nutritionnel par voie orale et qui ne peuvent pas prendre les comprimés à libération retardée POSANOL®, il faudrait soit songer à un autre traitement antifongique ou être attentif à l’apparition d’infections fongiques.
- En présence de diarrhée ou de vomissements sévères, il faut être attentif à l’apparition d’infections fongiques.
- L’administration concomitante de médicaments pouvant réduire les concentrations plasmatiques de POSANOL® devrait être évitée en général, à moins que les avantages ne l’emportent sur les risques. S’il faut absolument recourir à de tels médicaments, il faut être attentif à l’apparition d’infections fongiques (voir 9 INTERACTIONS MÉDICAMENTEUSES).
La modélisation pharmacocinétique porte à croire que les patients dont le poids est supérieur à
120 kg pourraient présenter une exposition plasmatique moindre au posaconazole. Par conséquent, un suivi étroit de ces patients est recommandé afin de déceler l’apparition d’une infection fongique perthérapeutique.
4.2 Dose recommandée et modification posologique
Dose recommandée
Tableau 1 – Posologie recommandée de la solution pour injection POSANOL® en fonction de l’indication
Indication Posologie et durée du traitement
Prévention des
infections
fongiques
invasives (IFI)
Dose d’attaque de 300 mg (300 mg de solution pour injection) 2 f.p.j. le premier jour, puis 300 mg (300 mg de solution pour injection) 1 f.p.j. par la suite. La durée du traitement doit être établie en fonction de la disparition de la neutropénie ou de l’immunosuppression. Chez les patients atteints de leucémie myéloïde aiguë (LMA) ou d’un syndrome myélodysplasique (SMD), la prophylaxie avec POSANOL® devrait commencer plusieurs jours avant l’apparition prévue de la neutropénie et se poursuivre pendant 7 jours après que la numération des neutrophiles a dépassé 500 cellules par mm3. Traitement des IFI
réfractaires/
patients intolérants
atteints d’une IFI
Dose d’attaque de 300 mg (300 mg de solution pour injection) 2 f.p.j. le premier jour, puis 300 mg (300 mg de solution pour injection) 1 f.p.j. par la suite.
La durée du traitement doit être établie en fonction de la gravité de la maladie sous-jacente, de la disparition de l’immunosuppression et de la réponse clinique. f.p.j. = fois par jour
Tableau 2 – Posologie du comprimé à libération retardée POSANOL®
Indication Posologie et durée du traitement
Prévention des
infections fongiques
invasives (IFI)
Dose d’attaque de 300 mg (3 comprimés de 100 mg) 2 f.p.j. le premier jour, puis 300 mg (3 comprimés de 100 mg) 1 f.p.j. par la suite. Chaque dose peut être prise avec ou sans aliments.
La durée du traitement doit être établie en fonction de la disparition de la neutropénie ou de l’immunosuppression.
Indication Posologie et durée du traitement
Chez les patients atteints de leucémie myéloïde aiguë (LMA) ou d’un syndrome myélodysplasique (SMD), la prophylaxie avec POSANOL® devrait commencer plusieurs jours avant l’apparition prévue de la neutropénie et se poursuivre pendant 7 jours après que la numération des neutrophiles a dépassé 500 cellules par mm3. Traitement des IFI
réfractaires/
patients intolérants
atteints d’une IFI
Dose d’attaque de 300 mg (3 comprimés de 100 mg) 2 f.p.j. le premier jour, puis 300 mg (3 comprimés de 100 mg) 1 f.p.j. par la suite.
La durée du traitement doit être établie en fonction de la gravité de la maladie sous-jacente, de la disparition de l’immunosuppression et de la réponse clinique. f.p.j. = fois par jour
Tableau 3 – Posologie de la suspension orale POSANOL®
Indication Posologie et durée du traitement
Prévention des
infections fongiques
invasives (IFI)
200 mg (5 mL) 3 f.p.j. La durée du traitement doit être établie en fonction de la disparition de la neutropénie ou de l’immunosuppression.
Chez les patients atteints de leucémie myéloïde aiguë (LMA) ou d’un syndrome myélodysplasique (SMD), la prophylaxie avec POSANOL® devrait commencer plusieurs jours avant l’apparition prévue de la neutropénie et se poursuivre pendant 7 jours après que la numération des neutrophiles a dépassé 500 cellules par mm3.
Traitement des IFI
réfractaires/
patients intolérants
atteints d’une IFI
400 mg (10 mL) 2 f.p.j.a
Chez les patients qui ne peuvent prendre ni repas ni supplément nutritionnel, POSANOL® devrait être administré à raison de 200 mg (5 mL) 4 f.p.j.
La durée du traitement doit être établie en fonction de la gravité de la maladie sous-jacente, de la disparition de l’immunosuppression et de la réponse clinique. Traitement de
la candidose
oropharyngée (COP)
Dose d’attaque de 100 mg (2,5 mL) 2 f.p.j. le premier jour, puis 100 mg (2,5 mL) 1 f.p.j. pendant 13 jours.
a L’augmentation de la dose quotidienne totale de la suspension orale à plus de 800 mg n’accroît pas l’exposition à POSANOL®. f.p.j. = fois par jour
Modification posologique
Usage en cas d’altération de la fonction rénale
Les caractéristiques pharmacocinétiques de la suspension orale POSANOL® ne sont pas modifiées de façon importante par l’insuffisance rénale. Il n’y a donc pas lieu de modifier la posologie orale en présence d’une insuffisance rénale légère ou sévère. Toutefois, en raison de la variabilité quant à l’exposition au traitement avec POSANOL® par voie orale, les patients atteints d’une insuffisance rénale sévère doivent être suivis de près pour déceler l’apparition d’une infection fongique perthérapeutique (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
Chez les patients atteints d’insuffisance rénale modérée ou sévère (débit de filtration glomérulaire estimé [DFGe] < 50 mL/min) qui reçoivent la solution pour injection POSANOL®, une accumulation de l’excipient intraveineux (IV), le sulfobutyle éther β-cyclodextrine de sodium (SBECD), devrait se produire. La solution pour injection POSANOL® ne doit pas être administrée aux patients atteints d’insuffisance rénale modérée ou sévère (DFGe < 50 mL/min), sauf si l’évaluation des avantages par rapport aux risques pour le patient justifie l’utilisation de la solution pour injection POSANOL®. Il convient de surveiller étroitement les taux sériques de créatinine chez ces patients et, si une augmentation survient, il faut envisager de passer au traitement avec la suspension orale POSANOL® (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Usage en cas d’altération de la fonction hépatique
Nous disposons de données limitées sur la pharmacocinétique de POSANOL® chez les patients présentant une insuffisance hépatique; il est donc impossible de recommander quelque modification posologique que ce soit. Chez le faible nombre de patients insuffisants hépatiques ayant participé aux études, on a noté une augmentation de la demi-vie du médicament associée avec la gravité du dysfonctionnement hépatique (voir 10 PHARMACOLOGIE CLINIQUE). Utiliser le médicament avec prudence chez les patients présentant une altération hépatique sévère (voir 10 PHARMACOLOGIE CLINIQUE).
Enfants (13 à 17 ans)
Au total, 11 patients âgés de 13 à 17 ans ont été traités au moyen de 800 mg/jour de la suspension orale POSANOL® au cours d’une étude sur le traitement des IFI. En outre, 12 patients âgés de 13 à 17 ans ont reçu 600 mg/jour de la suspension orale POSANOL® en prévention d’une IFI (études C/I98-316 et P01899). Le bilan d’innocuité noté chez cette population de patients âgés de moins de 18 ans semble comparable à celui qu’on observe chez les adultes. Les données de pharmacocinétique recueillies chez 10 de ces jeunes patients portent à croire que les caractéristiques pharmacocinétiques dans cette population sont semblables à celles qu’on observe dans la population âgée de 18 ans ou plus (voir 10 PHARMACOLOGIE CLINIQUE).
4.3 Reconstitution
Produits parentéraux :
Voir 4.4 Administration, Solution pour injection POSANOL®.
4.4 Administration
Solution pour injection POSANOL®
Reconstitution :
- Sortir le flacon de solution pour injection POSANOL® du réfrigérateur pour qu’il atteigne la température ambiante.
Utiliser une méthode aseptique pour transférer 16,7 mL (300 mg) de solution pour injection
POSANOL® dans le sac (ou le flacon) pour perfusion contenant un diluant compatible avec la solution mélangée pour obtenir une concentration finale d’au moins 1 mg/mL et d’au plus 2 mg/mL. L’utilisation d’autres diluants n’est pas recommandée parce que cela pourrait entraîner la formation de particules.
La solution pour injection POSANOL® doit être diluée avec l’un des diluants suivants : dextrose à
5 % dans de l’eau, chlorure de sodium à 0,9 %, chlorure de sodium à 0,45 %, dextrose à 5 % et chlorure de sodium à 0,45 %, dextrose à 5 % et chlorure de sodium à 0,9 % ou dextrose à 5 % et 20 mEq KCI. La solution pour injection POSANOL® ne doit pas être diluée avec les produits suivants : solution de lactate de Ringer, dextrose à 5 % dans une solution de lactate de Ringer ou bicarbonate de sodium à 4,2 % (voir ci-dessous).
| Diluants compatibles | Diluants non compatibles |
| dextrose à 5 % dans de l’eau | solution de lactate de Ringer |
| chlorure de sodium à 0,9 % | dextrose à 5 % dans une solution de lactate de Ringer |
| chlorure de sodium à 0,45 % | bicarbonate de sodium à 4,2 % |
| dextrose à 5 % et chlorure de sodium à 0,45 % | |
| dextrose à 5 % et chlorure de sodium à 0,9 % | |
| dextrose à 5 % et 20 mEq KCI |
- Administrer au moyen d’un cathéter veineux central, y compris un cathéter veineux central inséré par voie périphérique (CCIP), par perfusion IV lente sur une période d’environ 90 minutes. On ne doit pas administrer la solution pour injection POSANOL® en bolus IV.
- Si un cathéter veineux central n’est pas disponible, on peut administrer une perfusion unique au moyen d’un cathéter veineux périphérique. Lorsqu’un tel cathéter est utilisé, la perfusion doit être administrée sur une période d’environ 30 minutes. Remarque : Dans les essais cliniques, les perfusions périphériques multiples administrées dans la même veine n’ont pas été bien tolérées (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités et 8 EFFETS INDÉSIRABLES).
- La solution pour injection POSANOL® est une solution stérile, sans agent de conservation et à dose unique. Par conséquent, du point de vue microbiologique, le produit doit être utilisé immédiatement après avoir été mélangé. Si elle n’est pas utilisée immédiatement, la solution peut être conservée au réfrigérateur entre 2 et 8 °C pendant une période maximale de 24 heures. Sortir la solution du réfrigérateur afin qu’elle atteigne la température ambiante. Ce médicament est à usage unique et toute portion de solution inutilisée doit être jetée.
Une étude a été menée pour évaluer la compatibilité physique de la solution pour injection POSANOL® avec des médicaments injectables et des diluants IV couramment utilisés durant l’administration simulée dans un raccord en Y. La compatibilité a été déterminée au moyen d’observations visuelles, de la mesure des particules et de la turbidité.
À la lumière des résultats de l’étude, les médicaments ci-dessous peuvent être administrés simultanément avec la solution pour injection POSANOL® au moyen du même cathéter (ou de la même canule).
Sulfate d’amikacine
Caspofongine
Ciprofloxacine
Daptomycine
Chlorhydrate de dobutamine
Famotidine
Filgrastim
Sulfate de gentamicine
Chlorhydrate d’hydromorphone
Lévofloxacine
Lorazépam
Méropénem
Micafongine
Sulfate de morphine
Bitartrate de noradrénaline
Chlorure de potassium
Chlorhydrate de vancomycine
Tout produit ne figurant pas dans le tableau ci-dessus ne doit pas être administré en concomitance avec la solution pour injection POSANOL® au moyen du même cathéter (ou de la même canule).
Avant l’administration, il faut examiner visuellement les produits administrés par voie parentérale, si la solution et le contenant le permettent, afin de déceler la présence de particules étrangères. Une fois mélangée, la solution POSANOL® se présente sous forme de liquide pouvant varier d’incolore à jaune pâle. Toute variation à l’intérieur de cette gamme de couleurs n’altère pas la qualité du produit.
Comprimés et suspension orale POSANOL®
Les comprimés et la suspension orale POSANOL® ne sont PAS interchangeables, car les deux formulations diffèrent sur le plan posologique. Il convient de respecter les recommandations posologiques propres à chaque préparation.
Les comprimés à libération retardée et la suspension orale POSANOL® ne sont indiqués que pour une administration par voie orale.
Les comprimés à libération retardée POSANOL® sont spécialement conçus pour une libération dans l’intestin grêle.
Ils doivent être avalés entiers et ne doivent pas être coupés, écrasés ni croqués.
Bien agiter la suspension orale POSANOL® avant chaque utilisation.
4.5 Dose oubliée
Lorsqu’une dose de ce médicament est oubliée, il importe de la prendre le plus tôt possible. Cela aidera à maintenir une concentration constante du médicament dans le sang. Toutefois, si la prise de la prochaine dose est imminente, il serait préférable de ne pas prendre la dose oubliée et de poursuivre selon la posologie habituelle.
5 SURDOSAGE
On ne dispose d’aucune donnée sur le surdosage avec les comprimés à libération retardée POSANOL®.
Au cours des études cliniques, les patients qui ont reçu des doses de la suspension orale POSANOL® allant jusqu’à 1 600 mg/jour n’ont pas présenté de réactions indésirables sensiblement différentes de celles qui ont été signalées chez les patients ayant pris des doses plus faibles. Par ailleurs, un surdosage accidentel est survenu : un patient a pris 1 200 mg de suspension orale POSANOL® 2 fois par jour (f.p.j.) pendant 3 jours. Aucun effet indésirable n’a été constaté par l’investigateur.
Au cours d’une étude portant sur des patients qui présentaient un dysfonctionnement rénal sévère nécessitant une hémodialyse (clairance de la créatinine [Clcr] < 20 mL/min), on a constaté que POSANOL® n’a pas été éliminé par hémodialyse.
On peut recourir au charbon activé pour éliminer le médicament non absorbé.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 4 – Formes posologiques, concentrations, composition et emballage
| Voie | Forme posologique / | Ingrédients non médicinaux | ||||
| d’administration | concentration / composition | |||||
| Intraveineuse (IV) | Solution pour injection à 300 mg/flacon (18 mg/mL) de posaconazole | Sulfobutyle éther β-cyclodextrine de sodium (SBECD), édétate disodique, acide chlorhydrique, hydroxyde de sodium et eau pour injection. | ||||
| Orale | Comprimés à libération retardée à 100 mg de posaconazole | Croscarmellose sodique, hydroxypropylcellulose, succinate d’acétate d’hypromellose, stéarate de magnésium, cellulose microcristalline, Opadry† II jaune (composé des ingrédients suivants : alcool polyvinylique partiellement hydrolysé, macrogol/PEG 3350 [polyéthylène glycol 3350], dioxyde de titane, talc et oxyde de fer jaune) et dioxyde de silicium. | ||||
Suspension orale à 40 mg/mL de posaconazole | Arôme artificiel de cerise, acide citrique monohydraté, glycérine, glucose liquide, polysorbate 80, eau purifiée, siméthicone, benzoate de sodium, citrate de sodium dihydraté, dioxyde de titane et gomme de xanthane. | |||||
Solution pour injection POSANOL®
La solution pour injection POSANOL® est claire, incolore ou jaune pâle et pratiquement exempte de substances étrangères. Chaque flacon contient 18 mg de posaconazole par mL et les ingrédients inactifs suivants : sulfobutyle éther β-cyclodextrine de sodium (SBECD), édétate disodique, acide chlorhydrique, hydroxyde de sodium et eau pour injection.
La solution pour injection POSANOL® est présentée dans des flacons de verre de type I munis d’un bouchon en caoutchouc butyl bromé et d’un sceau en aluminium qui contiennent 16,7 mL de solution (18 mg de posaconazole par mL; 300 mg/flacon). La solution pour injection POSANOL® doit être diluée avant d’être administrée par voie IV.
Comprimés à libération retardée POSANOL®
Le comprimé à libération retardée POSANOL® est en forme de capsule avec un enrobage jaune et porte l’inscription 100 gravée d’un côté. Chaque comprimé contient 100 mg de posaconazole et les ingrédients inactifs suivants : croscarmellose sodique, hydroxypropylcellulose, succinate d’acétate d’hypromellose, stéarate de magnésium, cellulose microcristalline, Opadry† II jaune (composé des ingrédients suivants : alcool polyvinylique partiellement hydrolysé, macrogol/PEG 3350 [polyéthylène glycol 3350], dioxyde de titane, talc et oxyde de fer jaune) et dioxyde de silicium. Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
Flacon blanc en polyéthylène de haute densité avec dispositif de fermeture en polypropylène (PP) à l’épreuve des enfants muni d’un opercule thermoscellé par induction. Chaque flacon de 120 mL contient 60 comprimés.
Suspension orale POSANOL®
La suspension orale POSANOL® est un liquide blanc, à saveur de cerise et à libération immédiate qui renferme 40 mg de posaconazole par millilitre ainsi que les ingrédients non médicinaux suivants : arôme artificiel de cerise, acide citrique monohydraté, glycérine, glucose liquide, polysorbate 80, eau purifiée, siméthicone, benzoate de sodium, citrate de sodium dihydraté, dioxyde de titane et gomme de xanthane.
Chaque flacon de 123 mL (verre ambré de type IV), fermé par un capuchon de plastique à l’épreuve des enfants (en polypropylène), contient 105 mL de suspension orale. Il est vendu avec une cuillère doseuse (en polystyrène) comportant 2 graduations : 2,5 et 5 mL.
7
MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Préparations orales : Les comprimés à libération retardée POSANOL® et la suspension orale POSANOL® ne sont pas interchangeables (voir 4 POSOLOGIE ET ADMINISTRATION).
Les concentrations plasmatiques du posaconazole à la suite de l’administration de comprimés POSANOL® sont généralement plus élevées que celles obtenues avec la suspension orale de posaconazole. Les concentrations plasmatiques du posaconazole à la suite de l’administration de comprimés POSANOL® peuvent augmenter au fil du temps chez certains patients. On dispose de peu de données sur l’innocuité associée à une exposition plus élevée aux comprimés POSANOL® (voir 10 PHARMACOLOGIE CLINIQUE).
Hypersensibilité : Il n’existe aucune donnée concernant une sensibilité croisée entre POSANOL® et d’autres antifongiques azolés. La prudence s’impose donc au moment de prescrire POSANOL® à des personnes hypersensibles à d’autres dérivés azolés.
Ce médicament contient du glucose. Les patients présentant le syndrome rare de malabsorption du glucose-galactose ne devraient pas prendre ce médicament.
Il n’existe aucune donnée sur les effets que pourrait exercer POSANOL® sur la capacité de conduire ou de faire fonctionner des machines.
Cancérogenèse et mutagenèse
Les études de carcinogénicité n’ont pas révélé de risque particulier pour les humains. Pour de plus amples renseignements sur les études réalisées chez les animaux, voir 16 TOXICOLOGIE NON CLINIQUE.
Cardiovasculaire
POSANOL® a été associé à l’allongement de l’intervalle QT à l’électrocardiographie (ECG) chez certains patients. L’allongement de l’intervalle QT peut accroître le risque d’arythmie.
En raison de l’expérience clinique limitée, il faut faire preuve de prudence lorsqu’on administre POSANOL® aux patients qui présentent un état susceptible de favoriser l’arythmie, comme un allongement congénital ou acquis de l’intervalle QTc, une insuffisance cardiaque congestive, une bradycardie et une ischémie aiguë du myocarde. Les déséquilibres électrolytiques, surtout ceux qui touchent les taux de potassium, de magnésium ou de calcium, doivent être évalués avant et pendant le traitement avec POSANOL® et, s’il y a lieu, corrigés.
Il faut faire preuve de prudence lorsqu’on administre POSANOL® à des patients qui prennent d’autres médicaments susceptibles d’allonger l’intervalle QT, comme des antipsychotiques, des antidépresseurs tricycliques, de la méthadone, de l’érythromycine et des antiarythmisants de classe IA (p. ex., procaïnamide, quinidine) et de classe III (p. ex., amiodarone, sotalol). Les taux sanguins de POSANOL® peuvent avoir un effet sur les médicaments métabolisés par l’isoenzyme 3A4 du cytochrome hépatique P450 (CYP3A4), lequel peut se répercuter sur l’intervalle QT. Ces médicaments incluent le tacrolimus, les inhibiteurs de la protéase du VIH et les macrolides (voir 2 CONTRE-INDICATIONS, 9 INTERACTIONS MÉDICAMENTEUSES et 10 PHARMACOLOGIE CLINIQUE). Durant la phase de développement clinique, il y a eu un seul cas de torsade de pointes chez un patient qui prenait POSANOL®. Ce patient grièvement malade présentait de multiples facteurs de risque confusionnels (voir 8 EFFETS INDÉSIRABLES, 8.3 Réactions indésirables peu courantes observées au cours des essais cliniques [< 2 %]).
Dépendance/tolérance
POSANOL® n’est associé à aucun risque d’abus connu.
Hématologique
De rares cas de syndrome urémique et hémolytique et de purpura thrombocytopénique thrombotique ont été signalés, surtout chez des patients qui avaient reçu, en plus du posaconazole, de la cyclosporine ou du tacrolimus pour la prise en charge d’un rejet de greffon ou de la réaction du greffon contre l’hôte (RGCH).
Hépatique/biliaire/pancréatique
Hépatotoxicité : Lors des études cliniques, on a observé peu de cas de réactions hépatiques (p. ex., des élévations légères ou modérées des taux d’ALAT [alanine-aminotransférase], d’ASAT [aspartate-aminotransférase], de phosphatases alcalines, de bilirubine totale ou d’hépatite clinique) durant le traitement avec POSANOL®. Les élévations des taux d’enzymes du foie détectées au moyen d’épreuves de la fonction hépatique étaient généralement réversibles à l’arrêt du traitement; dans certains cas, un retour à la normale sans interruption du traitement a été noté, et rarement l’arrêt du traitement a été nécessaire. Des réactions hépatiques plus sévères comprenant la cholestase et l’insuffisance hépatique, ont été rarement observées chez des patients atteints de maladies sous-jacentes graves (p. ex., une hémopathie maligne) durant le traitement avec POSANOL®.
Surveillance de la fonction hépatique : Une épreuve de la fonction hépatique doit être faite avant l’instauration du traitement avec POSANOL®, puis durant celui-ci. Les patients qui présentent une fonction hépatique anormale durant le traitement doivent être surveillés en vue de prévenir des lésions hépatiques plus sévères (surtout au moyen d’épreuves de la fonction hépatique et du dosage de la bilirubine). En présence de signes et de symptômes cliniques d’une atteinte hépatique qui s’aggrave, l’arrêt du traitement avec POSANOL® doit être envisagé.
Insuffisance hépatique : POSANOL® doit être administré avec prudence aux patients qui présentent une atteinte hépatique sévère. En effet, le prolongement de la demi-vie d’élimination du médicament peut donner lieu à une exposition accrue.
Immunitaire
Patients qui prennent des immunosuppresseurs : Des cas d’élévation de la concentration de cyclosporine se traduisant par de rares effets indésirables graves, y compris la néphrotoxicité et la leucoencéphalopathie, ainsi que par des décès ont été signalés durant les études cliniques visant à évaluer l’efficacité du médicament. Lorsqu’un traitement avec POSANOL® est commencé chez des patients qui prennent de la cyclosporine ou du tacrolimus, il faut réduire la dose de ces agents et en effectuer plus fréquemment le dosage (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Neurologique
Effets toxiques associés à la vincristine : L’administration concomitante d’antifongiques azolés, y compris le posaconazole, et de la vincristine a été associée à une neurotoxicité et à d’autres effets indésirables graves, y compris crises d’épilepsie, neuropathie périphérique, syndrome d’antidiurèse inappropriée et iléus paralytique. Les patients traités au moyen d’un alcaloïde de la pervenche, y compris la vincristine, ne doivent recevoir un antifongique azolé, y compris le posaconazole, que si aucun autre traitement antifongique n’est envisageable (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Autre
Effets toxiques associés au vénétoclax : L’administration concomitante de posaconazole et de vénétoclax (un substrat du CYP3A4) peut accroître le risque de toxicités associées au vénétoclax, y compris le risque de syndrome de lyse tumorale et de neutropénie (voir 9 INTERACTIONS MÉDICAMENTEUSES). Veuillez vous reporter à la monographie de produit du vénétoclax pour obtenir de plus amples renseignements.
Rénal
Altération de la fonction rénale : En raison de la variabilité quant à l’exposition au traitement avec POSANOL® par voie orale, les patients atteints d’une insuffisance rénale sévère doivent être suivis de près pour déceler l’apparition d’une infection fongique perthérapeutique (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Aucune étude spécifique n’a été effectuée sur la solution pour injection POSANOL® chez les patients atteints d’insuffisance rénale modérée ou sévère (DFGe < 50 mL/min). Lorsque ces patients reçoivent la solution pour injection POSANOL®, une accumulation de l’excipient intraveineux (IV), le sulfobutyle éther β-cyclodextrine de sodium (SBECD), devrait se produire. La solution pour injection POSANOL® ne doit pas être administrée aux patients atteints d’insuffisance rénale modérée ou sévère (DFGe < 50 mL/min), sauf si l’évaluation des avantages par rapport aux risques justifie l’utilisation de la solution pour injection POSANOL®. Il convient de surveiller étroitement les taux sériques de créatinine chez ces patients et, si une augmentation survient, il faut envisager de passer au traitement avec POSANOL® par voie orale.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données accumulées sur l’utilisation de POSANOL® chez les femmes enceintes sont insuffisantes. L’exposition au médicament pendant la grossesse a été très limitée au cours des études cliniques. Il n’existe aucune étude adéquate et rigoureusement contrôlée ayant porté sur l’emploi du médicament chez les femmes enceintes. L’expérimentation animale a mis en évidence des effets néfastes sur la reproduction (voir 16 TOXICOLOGIE NON CLINIQUE). On ignore les risques potentiels chez l’humain. Les femmes en âge de procréer doivent toujours utiliser une méthode contraceptive adéquate au cours du traitement. POSANOL® ne devrait être utilisé pendant la grossesse que si les avantages escomptés l’emportent sur les risques possibles pour le fœtus.
7.1.2 Allaitement
POSANOL® est excrété dans le lait des rates allaitantes (voir 16 TOXICOLOGIE NON CLINIQUE). L’excrétion de POSANOL® dans le lait maternel chez l’humain n’a pas été étudiée. POSANOL® ne devrait donc être utilisé par des femmes qui allaitent que si les avantages pour la mère l’emportent nettement sur les risques possibles encourus par le nourrisson.
Insuffisance hépatique : POSANOL® doit être administré avec prudence aux patients qui présentent une atteinte hépatique sévère. En effet, le prolongement de la demi-vie d’élimination du médicament peut donner lieu à une exposition accrue.
Patients qui prennent des immunosuppresseurs : Des cas d’élévation de la concentration de cyclosporine se traduisant par de rares effets indésirables graves, y compris la néphrotoxicité et la leucoencéphalopathie, ainsi que par des décès ont été signalés durant les études cliniques visant à évaluer l’efficacité du médicament. Lorsqu’un traitement avec POSANOL® est commencé chez des patients qui prennent de la cyclosporine ou du tacrolimus, il faut réduire la dose de ces agents et en effectuer plus fréquemment le dosage (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Effets toxiques associés à la vincristine : L’administration concomitante d’antifongiques azolés, y compris le posaconazole, et de la vincristine a été associée à une neurotoxicité et à d’autres effets indésirables graves, y compris crises d’épilepsie, neuropathie périphérique, syndrome d’antidiurèse inappropriée et iléus paralytique. Les patients traités au moyen d’un alcaloïde de la pervenche, y compris la vincristine, ne doivent recevoir un antifongique azolé, y compris le posaconazole, que si aucun autre traitement antifongique n’est envisageable (voir 9 INTERACTIONS MÉDICAMENTEUSES).
7.1.3 Enfants
L’innocuité et l’efficacité de POSANOL chez les enfants âgés de moins de 13 ans n’ont pas été démontrées.
7.1.4 Personnes âgées
Les données tirées des études cliniques et de l’expérience laissent entendre que l’innocuité et l’efficacité de POSANOL sont similaires chez les personnes âgées et les sujets adultes.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Solution pour injection POSANOL®
Dans les études initiales menées auprès de volontaires sains, des doses multiples de solution de posaconazole pour injection administrées au moyen d’un cathéter veineux périphérique ont été associées à des thrombophlébites (fréquence de 60 %).
L’innocuité de la solution pour injection POSANOL® a été évaluée chez 268 patients dans le cadre d’une étude clinique. Il s’agissait d’une étude non comparative sur les caractéristiques pharmacocinétiques et l’innocuité de la solution pour injection POSANOL® administrée comme traitement antifongique prophylactique (étude 1 sur la solution pour injection). Les patients inscrits étaient immunodéprimés et présentaient des affections sous-jacentes telles que l’hémopathie maligne, la neutropénie consécutive à une chimiothérapie, une RGCH ou une affection consécutive à une GCSH. Cette population de patients comptait 55 % d’hommes; l’âge moyen de la population était de 51 ans (intervalle : 18 à 82 ans; 19 % des patients avaient 65 ans ou plus); 95 % des patients étaient de race blanche et 8 % étaient hispaniques. Dix patients ont reçu une dose unique de 200 mg de solution pour injection POSANOL®, 21 patients ont reçu une dose quotidienne de 200 mg durant une période médiane de 14 jours, et 237 patients ont reçu une dose quotidienne de 300 mg durant une période médiane de 9 jours. Chaque patient des cohortes traitées au moyen de doses multiples a reçu deux doses au jour 1. Dans chaque cohorte, après le traitement avec POSANOL® par voie IV, les patients ont reçu la suspension orale POSANOL® pour compléter la durée totale de 28 jours du traitement avec POSANOL®.
L’effet indésirable le plus fréquemment signalé (> 30 %) qui est survenu pendant la phase d’administration par voie IV de POSANOL®, à raison de 300 mg une fois par jour, a été la diarrhée (32 %).
L’effet indésirable ayant le plus souvent (> 1 %) nécessité l’arrêt du traitement avec la solution pour injection POSANOL® à raison d’une dose quotidienne de 300 mg a été la leucémie myéloïde aiguë (LMA) [1 %].
Comprimés à libération retardée POSANOL®
L’innocuité des comprimés à libération retardée POSANOL® a été évaluée chez 230 patients inscrits à l’étude clinique pivot. Il s’agissait d’une étude non comparative sur les caractéristiques pharmacocinétiques et l’innocuité des comprimés à libération retardée POSANOL® administrés comme traitement antifongique prophylactique. Les patients inscrits étaient immunodéprimés et présentaient des affections sous-jacentes telles que l’hémopathie maligne, la neutropénie consécutive à une chimiothérapie, une RGCH ou une affection consécutive à une GCSH. La durée médiane du traitement avec POSANOL® a été de 28 jours. Vingt patients ont reçu une dose quotidienne de 200 mg et 210 patients ont reçu une dose quotidienne de 300 mg (après une administration de deux doses au jour 1, dans chaque cohorte).
La suspension orale POSANOL® a généralement entraîné des concentrations plasmatiques minimales (Cmin) de posaconazole à l’état d’équilibre inférieures à celles des comprimés, la valeur maximale enregistrée de la Cmin plasmatique moyenne ayant été de 3 650 ng/mL. Les patients ayant reçu une GCSH qui ont pris le comprimé de 300 mg ont atteint une Cmin plasmatique moyenne plus élevée de posaconazole, 8 % de ces patients (6 patients) ayant atteint une Cmin moyenne ≥ 3 750 ng/mL; une concentration plasmatique de posaconazole de 9 140 ng/mL a été mesurée chez un patient. Cela n’a pas semblé accroître les problèmes liés à l’innocuité, mais la base de données de l’étude clinique se limite à 210 patients (en ce qui concerne le comprimé de 300 mg administré une fois par jour). Les effets indésirables imputables au traitement le plus fréquemment signalés chez les patients ayant reçu le comprimé à libération retardée POSANOL® à une dose quotidienne de 300 mg ont été la diarrhée et les nausées.
L’effet indésirable ayant le plus souvent nécessité l’arrêt du traitement avec le comprimé à libération retardée POSANOL® à une dose quotidienne de 300 mg a été la nausée.
Suspension orale POSANOL®
L’innocuité de la suspension orale POSANOL® a été évaluée chez 1 844 patients et volontaires sains inscrits à des études cliniques, et à partir de l’expérience acquise après la commercialisation. Cela comprend 605 patients ayant participé aux études sur l’emploi prophylactique du médicament, 796 patients ayant pris part aux études sur la COP et la COP réfractaire et 428 patients ayant été traités pour une infection fongique invasive (IFI). Au total, 171 patients ont reçu POSANOL® pendant au moins 6 mois; 58 d’entre eux l’ont reçu pendant au moins 12 mois.
Les effets indésirables signalés le plus souvent parmi l’ensemble des volontaires sains et des patients ont été les nausées (6 %) et les céphalées (6 %).
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Innocuité de la solution pour injection POSANOL® dans les essais cliniques
Étude 1 sur la solution pour injection
L’étude 1 sur la solution pour injection était une étude multicentrique non comparative visant à évaluer les propriétés pharmacocinétiques, l’innocuité et la tolérance de la solution pour injection POSANOL®. L’étude 1 sur la solution pour injection a été menée chez une population de patients semblable à celle qui avait été antérieurement étudiée dans le programme clinique pivot sur la suspension orale de posaconazole.
Tableau 5 – Étude 1 sur la solution pour injection POSANOL® : nombre (%) de sujets traités avec la dose quotidienne de 300 mg ayant signalé des effets indésirables imputables au traitement (fréquence d’au moins 10 %)
| Effets indésirables | Phase de traitement avec la solution pour injection POSANOL® n = 237 (%)a | Phase de traitement avec la solution de posaconazole pour injection ou phase de traitement subséquente avec la suspension orale n = 237 (%)b | ||
| Sujets ayant signalé un effet indésirable | 220 (93) | 235 (99) | ||
| Sang et système lymphatique | ||||
| Anémie | 16 (7) | 23 (10) | ||
| Neutropénie fébrile | 44 (19) | 54 (23) | ||
| Thrombocytopénie | 17 (7) | 25 (11) | ||
| Gastro-intestinal | ||||
| Douleur dans le haut de l’abdomen | 15 (6) | 25 (11) | ||
| Douleur abdominale | 30 (13) | 41 (17) | ||
| Constipation | 18 (8) | 31 (13) | ||
| Diarrhée | 75 (32) | 93 (39) | ||
| Nausées | 46 (19) | 70 (30) | ||
| Vomissements | 29 (12) | 45 (19) | ||
| Organisme en général et site d’administration | ||||
| Frissons | 28 (12) | 38 (16) | ||
| Œdème périphérique | 28 (12) | 35 (15) | ||
| Fatigue | 19 (8) | 24 (10) | ||
| Inflammation des muqueuses | 37 (16) | 44 (19) | ||
| Pyrexie | 49 (21) | 73 (31) | ||
| Métabolisme et nutrition | ||||
| Diminution de l’appétit | 23 (10) | 29 (12) | ||
| Hypokaliémie | 51 (22) | 67 (28) | ||
| Hypomagnésémie | 25 (11) | 30 (13) | ||
| Système nerveux | ||||
| Céphalée | 33 (14) | 49 (21) | ||
| Respiratoire, thoracique et médiastinal | ||||
| Toux | 21 (9) | 31 (13) | ||
| Dyspnée | 16 (7) | 24 (10) | ||
| Épistaxis | 34 (14) | 40 (17) | ||
| Peau et tissus sous-cutanés | ||||
| Pétéchie | 20 (8) | 24 (10) | ||
| Éruption cutanée | 35 (15) | 56 (24) | ||
| Vasculaire | ||||
| Hypertension | 20 (8) | 26 (11) | ||
a Effets indésirables observés chez les patients et survenus durant la phase de l’étude sur l’administration du posaconazole par voie IV.
b Effets indésirables signalés qui sont survenus à n’importe quel moment durant l’étude chez les patients traités avec le posaconazole pendant une période maximale de 28 jours.
Innocuité du comprimé à libération retardée POSANOL® dans les essais cliniques
Étude P05615
L’étude P05615 était une étude multicentrique non comparative visant à évaluer les caractéristiques pharmacocinétiques, l’innocuité et la tolérance du comprimé à libération retardée POSANOL®. L’étude P05615 a été menée chez une population de patients semblable à celle qui avait été antérieurement étudiée dans le programme clinique pivot sur la suspension orale POSANOL®.
Tableau 6 – Effets indésirables imputables au médicament (fréquence ≥ 1 %) signalés chez les sujets ayant reçu le comprimé à libération retardée POSANOL® à une dose quotidienne de 300 mg lors de l’étude P05615
| Effets indésirables | Comprimé à libération retardée POSANOL® (300 mg) n = 210 (%) | ||
| Cardiovasculaire | |||
| Bradycardie sinusale | 2 (1) | ||
| Gastro-intestinal | |||
| Malaise abdominal | 2 (1) | ||
| Distension abdominale | 3 (1) | ||
| Douleur abdominale | 9 (4) | ||
| Douleur dans le haut de l’abdomen | 5 (2) | ||
| Constipation | 3 (1) | ||
| Diarrhée | 16 (8) | ||
| Sécheresse buccale | 2 (1) | ||
| Dyspepsie | 5 (2) | ||
| Flatulences | 4 (2) | ||
| Gastrite | 2 (1) | ||
| Nausées | 23 (11) | ||
| Vomissements | 9 (4) | ||
| Organisme en général et site d’administration | |||
| Interaction médicamenteuse | 2 (1) | ||
| Pyrexie | 2 (1) | ||
| Métabolisme et nutrition | |||
| Diminution de l’appétit | 2 (1) | ||
| Hypocalcémie | 3 (1) | ||
| Hypokaliémie | 6 (3) | ||
| Hypomagnésémie | 3 (1) | ||
| Hypophosphatémie | 5 (2) | ||
| Musculosquelettique et tissus conjonctifs | |||
| Douleur aux extrémités | 2 (1) | ||
| Système nerveux | |||
| Céphalée | 2 (1) | ||
| Peau et tissus sous-cutanés | |||
| Prurit | 2 (1) | ||
| Éruption cutanée | 5 (2) | ||
| Éruption maculaire | 2 (1) | ||
| Éruption maculopapuleuse | 2 (1) | ||
| Éruption prurigineuse | 2 (1) | ||
| Évaluations en laboratoire | |||
| Élévation du taux d’alanine aminotransférase | 9 (4) | ||
| Élévation du taux d’aspartate aminotransférase | 8 (4) | ||
| Effets indésirables | Comprimé à libération retardée POSANOL® (300 mg) n = 210 (%) |
| Élévation du taux de phosphatase alcaline | 3 (1) |
| Élévation du taux de bilirubine | 3 (1) |
| Élévation du taux de créatinine sanguine | 3 (1) |
| Allongement de l’intervalle QT sur l’électrocardiogramme | 2 (1) |
| Élévation des taux d’enzymes hépatiques | 2 (1) |
| Résultats anormaux aux épreuves de la fonction hépatique | 5 (2) |
Innocuité de la suspension orale POSANOL® dans les essais cliniques
Études P01899 et C/I98-316
L’étude P01899 est une étude à répartition aléatoire à l’insu des évaluateurs qui a comparé la suspension orale POSANOL® (200 mg 3 f.p.j.) à une suspension orale de fluconazole (400 mg 1 f.p.j.) ou à une solution orale d’itraconazole (200 mg 2 f.p.j.) en traitement préventif des IFI chez des patients neutropéniques qui étaient soumis à une chimiothérapie cytotoxique pour traiter une LMA ou un syndrome myélodysplasique (SMD). La durée moyenne du traitement s’est révélée comparable dans les deux groupes de traitement (29 jours pour POSANOL®; 25 jours pour le fluconazole et l’itraconazole). Dans le cadre de cette étude, 304 patients ont été répartis au hasard dans le groupe POSANOL®, 240 dans le groupe fluconazole et 58 dans le groupe itraconazole, selon les normes locales de traitement.
L’étude C/I98-316 est une étude à répartition aléatoire et à double insu qui a comparé la suspension orale POSANOL® (200 mg 3 f.p.j.) aux capsules de fluconazole (400 mg 1 f.p.j.) dans le traitement préventif des IFI chez des receveurs d’une GCSH allogénique, présentant une RGCH. La durée moyenne du traitement s’est révélée comparable dans les deux groupes de traitement (80 jours pour POSANOL®; 77 jours pour le fluconazole). Dans le cadre de cette étude, 301 patients ont été répartis au hasard dans le groupe POSANOL® et 299 dans le groupe fluconazole.
Tableau 7 – Effets indésirables imputables au médicament (fréquence ≥ 1 %) signalés chez les sujets ayant reçu la suspension orale POSANOL®, du fluconazole et de l’itraconazole dans le cadre des études C/I98-316 et P01899 sur l’emploi prophylactique de ces agents
| Effets indésirables | POSANOL® n = 605 (%) | Fluconazole n = 539 (%) | Itraconazole n = 58 (%) | ||
| Sang et système lymphatique | |||||
| Anémie | 5 (1) | 2 (< 1) | 0 | ||
| Thrombocytopénie | 4 (1) | 3 (1) | 0 | ||
| Cardiovasculaire | |||||
| Allongement des intervalles QT/QTc | 14 (2) | 6 (1) | 4 (7) | ||
| Hypertension | 3 (< 1) | 5 (1) | 0 | ||
| Tachycardie | 4 (1) | 1 (< 1) | 0 | ||
| Bradycardie | 1 (< 1) | 0 | 2 (3) | ||
| Vascularite | 0 | 0 | 1 (2) | ||
| Yeux | |||||
| Vision floue | 3 (< 1) | 6 (1) | 0 | ||
| Gastro-intestinal | |||||
| Nausées | 44 (7) | 45 (8) | 8 (14) | ||
| Vomissements | 27 (4) | 29 (5) | 6 (10) | ||
| Effets indésirables | POSANOL® n = 605 (%) | Fluconazole n = 539 (%) | Itraconazole n = 58 (%) | ||
| Diarrhée | 28 (5) | 24 (4) | 9 (16) | ||
| Douleur abdominale | 13 (2) | 15 (3) | 1 (2) | ||
| Constipation | 4 (1) | 12 (2) | 0 | ||
| Dyspepsie | 8 (1) | 9 (2) | 0 | ||
| Selles molles | 1 (< 1) | 5 (1) | 0 | ||
| Distension abdominale | 4 (1) | 2 (< 1) | 0 | ||
| Gastrite | 2 (< 1) | 3 (1) | 0 | ||
| Nausées aggravées | 2 (< 1) | 1 (< 1) | 2 (3) | ||
| Sécheresse buccale | 3 (< 1) | 1 (< 1) | 1 (2) | ||
| Mucosite sans autre précision | 7 (1) | 0 | 0 | ||
| Stomatite aphteuse | 1 (< 1) | 0 | 1 (2) | ||
| Trouble gastrique | 0 | 0 | 1 (2) | ||
| Douleur rectale | 0 | 0 | 1 (2) | ||
| Organisme en général et site d’administration | |||||
| Fatigue | 7 (1) | 7 (1) | 0 | ||
| Faiblesse | 3 (< 1) | 5 (1) | 0 | ||
| Asthénie | 2 (< 1) | 3 (1) | 0 | ||
| Fièvre | 2 (< 1) | 3 (1) | 0 | ||
| Hépatobiliaire | |||||
| Hyperbilirubinémie | 15 (2) | 10 (2) | 3 (5) | ||
| Élévation des taux d’enzymes hépatiques | 15 (2) | 10 (2) | 0 | ||
| Élévation du taux d’ALAT (SGPT) | 16 (3) | 8 (1) | 1 (2) | ||
| Élévation du taux de GGT | 14 (2) | 8 (1) | 1 (2) | ||
| Élévation du taux d’ASAT (SGOT) | 14 (2) | 7 (1) | 1 (2) | ||
| Altération de la fonction hépatique | 2 (< 1) | 5 (1) | 0 | ||
| Ictère | 5 (1) | 2 (< 1) | 0 | ||
| Lésions hépatocellulaires | 5 (1) | 0 | 0 | ||
| Immunitaire | |||||
| Réaction allergique | 3 (< 1) | 3 (1) | 0 | ||
| Métabolisme et nutrition | |||||
| Hypokaliémie | 11 (2) | 6 (1) | 1 (2) | ||
| Anorexie | 6 (1) | 8 (1) | 1 (2) | ||
| Hypomagnésémie | 2 (< 1) | 6 (1) | 0 | ||
| Hyperkaliémie | 2 (< 1) | 4 (1) | 0 | ||
| Perte pondérale | 1 (< 1) | 4 (1) | 0 | ||
| Hyperglycémie | 2 (< 1) | 3 (1) | 0 | ||
| Gain pondéral | 1 (< 1) | 0 | 1 (2) | ||
| Musculosquelettique et tissus conjonctifs | |||||
| Myalgie | 2 (< 1) | 3 (1) | 0 | ||
| Système nerveux | |||||
| Céphalée | 8 (1) | 8 (1) | 1 (2) | ||
| Étourdissements | 4 (1) | 7 (1) | 0 | ||
| Perversion gustative | 3 (< 1) | 7 (1) | 1 (2) | ||
| Tremblements | 4 (1) | 6 (1) | 0 | ||
| Paresthésie | 5 (1) | 3 (1) | 0 | ||
| Somnolence | 2 (< 1) | 3 (1) | 0 | ||
| Syncope | 2 (< 1) | 0 | 1 (2) | ||
| Rénal et urinaire | |||||
| Élévation de la créatininémie | 6 (1) | 5 (1) | 0 | ||
| Effets indésirables | POSANOL® n = 605 (%) | Fluconazole n = 539 (%) | Itraconazole n = 58 (%) | ||
| Réduction de la clairance de la créatinine | 2 (< 1) | 4 (1) | 0 | ||
| Insuffisance rénale | 1 (< 1) | 4 (1) | 0 | ||
| Altération de la fonction rénale | 2 (< 1) | 3 (1) | 0 | ||
| Respiratoire, thoracique et médiastinal | |||||
| Toux | 2 (< 1) | 2 (< 1) | 1 (2) | ||
| Peau et tissus sous-cutanés | |||||
| Éruption cutanée | 12 (2) | 10 (2) | 1 (2) | ||
| Prurit | 4 (1) | 5 (1) | 0 | ||
| Éruption prurigineuse | 3 (< 1) | 5 (1) | 0 | ||
| Éruption maculopapuleuse | 5 (1) | 2 (< 1) | 0 | ||
| Sudation intensifiée | 1 (< 1) | 0 | 1 (2) | ||
| Cellulite | 0 | 0 | 1 (2) | ||
| Évaluations en laboratoire | |||||
| Élévation du taux de phosphatase alcaline | 6 (1) | 6 (1) | 1 (2) | ||
| Variation des concentrations de | 5 (1) | 2 (< 1) | 0 | ||
médicament Élévation du taux de LDH | 5 (1) | 0 | 0 | ||
Les effets indésirables graves imputables au médicament qui ont été signalés le plus souvent (fréquence de 1 % pour chacun) dans l’ensemble des études sur le traitement préventif ont été l’hyperbilirubinémie, l’élévation des taux d’enzymes hépatiques, les lésions hépatocellulaires, les nausées et les vomissements.
Études P01893 et P00041
L’étude P01893 est une étude ouverte, à répartition aléatoire et avec groupes parallèles, qui a évalué l’innocuité, la tolérance, l’efficacité et les caractéristiques pharmacocinétiques de POSANOL® dans le traitement des patients immunodéprimés présentant une IFI réfractaire ou des sujets neutropéniques fébriles nécessitant un traitement antifongique empirique. La suspension orale POSANOL® a été administrée selon les modalités suivantes : 200 mg 4 fois par jour; 400 mg 4 fois par jour; 800 mg 2 fois par jour pendant 2 jours suivis de 400 mg 2 fois par jour, 600 mg 2 fois par jour ou 800 mg 1 fois par jour, respectivement, pour le reste de l’étude. Les sujets présentant une IFI réfractaire ont reçu le médicament à l’étude tous les jours durant une période maximale de 6 mois. Les sujets neutropéniques fébriles ont reçu le médicament à l’étude tous les jours jusqu’à la fin de l’étude ou jusqu’à ce que leur nombre absolu de neutrophiles atteigne 500 cellules/mm3. Dans le cadre de cette étude, 98 patients ont été répartis au hasard et 93 d’entre eux ont reçu le traitement avec POSANOL®.
L’étude ouverte et non comparative P00041 a évalué l’innocuité et l’efficacité de POSANOL® dans le traitement des IFI chez les patients dont l’infection était réfractaire à l’amphotéricine B (y compris les préparations liposomales) ou à l’itraconazole, ou encore chez ceux qui ne toléraient pas ces agents. Les patients ont reçu la suspension orale POSANOL® à raison de 800 mg par jour en doses fractionnées. En tout, 330 patients ont reçu POSANOL® dans le cadre de cette étude. La durée médiane du traitement avec POSANOL® était de 102,5 jours (de 1 à 609 jours). La majorité des patients étaient gravement immunodéprimés et présentaient des troubles sous-jacents comme des hémopathies malignes, y compris celles nécessitant une greffe de cellules de moelle osseuse; la transplantation d’organes solides; des tumeurs solides et/ou le sida.
Études C/I96-209, C/I97-331, C/I97-330 et P00298
L’étude contrôlée à répartition aléatoire et à double insu C/I96-209 a comparé quatre doses de POSANOL® au fluconazole chez des patients infectés par le VIH présentant une COP sensible aux dérivés azolés. Les patients ont reçu soit POSANOL® en capsules à raison de 400 mg 2 fois par jour le premier jour, suivis de 50 mg, 100 mg, 200 mg ou 400 mg 1 fois par jour durant 13 jours; soit du fluconazole à raison de 200 mg 1 fois par jour le premier jour, suivis de 100 mg 1 fois par jour durant 13 jours. En tout, 379 patients ont reçu POSANOL® et 90, le fluconazole.
L’étude C/I97-331 était une étude contrôlée à répartition aléatoire à l’insu des évaluateurs qui portait sur des patients infectés par le VIH présentant une COP sensible aux dérivés azolés. Les patients ont reçu la suspension orale POSANOL® ou une suspension orale de fluconazole (posologie des 2 suspensions : 100 mg 2 fois par jour le premier jour, puis 100 mg 1 fois par jour durant 13 jours). En tout, 182 patients ont reçu POSANOL® et 184, le fluconazole.
L’étude ouverte et non comparative C/I97-330 portait sur 199 patients infectés par le VIH présentant une COP réfractaire aux dérivés azolés. Les patients ont reçu l’un des deux schémas posologiques suivants de la suspension orale POSANOL® : 400 mg 2 fois par jour durant 3 jours, suivis de 400 mg 1 fois par jour durant 25 jours, avec possibilité de prolonger le traitement pour une période d’entretien de 3 mois; 400 mg 2 fois par jour durant 28 jours.
L’étude ouverte et non comparative P00298 visait à évaluer l’innocuité à long terme de POSANOL®. Elle portait sur 100 patients infectés par le VIH présentant une COP réfractaire aux dérivés azolés à qui on a administré POSANOL® à raison de 400 mg 2 fois par jour durant une période pouvant atteindre 15 mois. En tout, 60 de ces patients avaient déjà été traités dans le cadre de l’étude C/I97-330, et 1 dans le cadre de l’étude P00041.
Tableau 8 – Effets indésirables imputables au médicament (fréquence ≥ 2 %) signalés chez les sujets ayant reçu la suspension orale POSANOL® (divisés en sous-groupes : greffe de moelle osseuse [GMO], absence de GMO, COP non réfractaire et COP réfractaire) selon les appareils et systèmes, dans le cadre des études sur les IFI réfractaires (P01893 et P00041) et des études sur la COP (C/I96-209, C/I97-331, C/I97-330 et P00298)
| Effets indésirables | Études sur les IFI réfract. (P01893 et P00041) | Études sur la COP (C/I96-209, C/I97-331, C/I97-330 et P00298) | |||||||||||||||
| POSANOL® | COP non réfractaire | COP réfractaire | |||||||||||||||
| GMO n = 124 (%) | Absence de GMO n = 304 (%) | POSANOL® n = 557 (%) | Fluconazole n = 262 (%) | POSANOL® n = 239 (%) | |||||||||||||
| Sang et système lymphatique | |||||||||||||||||
| Neutropénie | 0 | 0 | 10 (2) | 4 (2) | 20 (8) | ||||||||||||
| Anémie | 0 | 4 (1) | 2 (< 1) | 0 | 6 (3) | ||||||||||||
| Thrombocytopénie | 0 | 2 (1) | 3 (1) | 0 | 4 (2) | ||||||||||||
| Cardiovasculaire | |||||||||||||||||
| Allongement des intervalles QT/QTc | 0 | 6 (2) | 0 | 0 | 0 | ||||||||||||
| Gastro-intestinal | |||||||||||||||||
| Nausées | 10 (8) | 25 (8) | 27 (5) | 18 (7) | 20 (8) | ||||||||||||
| Diarrhée | 3 (2) | 12 (4) | 19 (3) | 13 (5) | 26 (11) | ||||||||||||
| Vomissements | 7 (6) | 18 (6) | 20 (4) | 4 (2) | 16 (7) | ||||||||||||
| Douleur abdominale | 3 (2) | 15 (5) | 10 (2) | 8 (3) | 12 (5) | ||||||||||||
Effets indésirables
| Études sur les IFI réfract. (P01893 et P00041) | Études sur la COP (C/I96-209, C/I97-331, C/I97-330 et P00298) | ||||||
| POSANOL® | COP non réfractaire | COP réfractaire | |||||
| GMO n = 124 (%) | Absence de GMO n = 304 (%) | POSANOL® n = 557 (%) | Fluconazole n = 262 (%) | POSANOL® n = 239 (%) | |||
| Sécheresse buccale | 0 | 6 (2) | 7 (1) | 6 (2) | 5 (2) | ||
| Flatulences | 0 | 3 (1) | 6 (1) | 0 | 11 (5) | ||
| Organisme en général et site d’administration | |||||||
| Fatigue | 4 (3) | 3 (1) | 8 (1) | 5 (2) | 7 (3) | ||
| Asthénie | 1 (1) | 3 (1) | 4 (1) | 2 (1) | 6 (3) | ||
| Fièvre | 1 (1) | 2 (1) | 10 (2) | 1 (< 1) | 6 (3) | ||
| Hépatobiliaire | |||||||
| Élévation du taux d’ALAT | 2 (2) | 9 (3) | 4 (1) | 3 (1) | 3 (1) | ||
(SGPT) Élévation du taux d’ASAT | 1 (1) | 8 (3) | 5 (1) | 2 (1) | 1 (< 1) | ||
(SGOT) Élévation des taux d’enzymes hépatiques | 2 (2) | 5 (2) | 1 (< 1) | 0 | 5 (2) | ||
| Altération de la fonction | 1 (1) | 2 (1) | 3 (1) | 4 (2) | 0 | ||
hépatique Métabolisme et nutrition | |||||||
| Anorexie | 2 (2) | 6 (2) | 6 (1) | 1 (< 1) | 7 (3) | ||
| Musculosquelettique | |||||||
| Myalgie | 0 | 1 (< 1) | 1 (< 1) | 0 | 4 (2) | ||
| Système nerveux | |||||||
| Céphalée | 3 (2) | 17 (6) | 16 (3) | 5 (2) | 18 (8) | ||
| Étourdissements | 1 (1) | 6 (2) | 9 (2) | 5 (2) | 8 (3) | ||
| Somnolence | 0 | 3 (1) | 4 (1) | 5 (2) | 3 (1) | ||
| Paresthésie | 1 (1) | 5 (2) | 3 (1) | 2 (1) | 2 (1) | ||
| Convulsions | 2 (2) | 0 | 0 | 0 | 2 (1) | ||
| Psychiatrique | |||||||
| Insomnie | 0 | 0 | 3 (1) | 0 | 6 (3) | ||
| Rénal et urinaire | |||||||
| Élévation de la créatininémie | 0 | 5 (2) | 2 (< 1) | 0 | 2 (1) | ||
| Reproduction et seins | |||||||
| Trouble menstruel | 0 | 2 (2) | 0 | 0 | 0 | ||
| Peau et tissus sous-cutanés | |||||||
| Éruption cutanée | 2 (2) | 8 (3) | 8 (1) | 4 (2) | 10 (4) | ||
| Prurit | 1 (1) | 3 (1) | 6 (1) | 2 (1) | 5 (2) | ||
| Évaluations en laboratoire | |||||||
| Élévation du taux de phosphatase alcaline | 1 (1) | 5 (2) | 3 (1) | 3 (1) | 5 (2) | ||
| Altération de la concentration du médicament | 2 (2) | 5 (2) | 0 | 0 | 0 | ||
Les effets indésirables graves imputables au médicament qui ont été signalés chez 428 patients atteints d’une IFI ont été les suivants (fréquence de 1 % pour chacun) : effets sur la concentration d’autres produits médicamenteux, élévation des taux d’enzymes hépatiques, nausées, éruption cutanée et vomissements.
Des effets indésirables ont été plus fréquemment signalés dans le sous-groupe de patients présentant une COP réfractaire. Des effets indésirables graves ont été signalés chez 55 % (132 sur 239) de ces patients gravement immunodéprimés atteints d’une infection au VIH avancée. Les effets indésirables graves signalés le plus souvent ont été la fièvre (13 %) et la neutropénie (10 %). Des effets indésirables graves imputables au traitement ont été signalés chez 14 % (34 sur 239) de ces patients et incluaient la neutropénie (5 %) ainsi que la douleur abdominale (2 %). Le traitement avec POSANOL® a été interrompu chez 2 patients qui ont présenté une neutropénie considérée comme étant reliée au traitement et jugée grave. Tous les autres effets indésirables graves reliés au traitement se sont produits chez < 1 % des sujets ayant reçu POSANOL®.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Réactions indésirables peu courantes observées au cours des essais cliniques (< 2 %)
Néoplasmes bénins et malins : lipome, sarcome de Kaposi.
Troubles des systèmes sanguin et lymphatique : anomalies touchant les gaz sanguins (sans autre indication), anomalie touchant les plaquettes, anémie aggravée, diminution du nombre de neutrophiles sanguins, aplasie médullaire, trouble de la coagulation, allongement du temps de coagulation, éosinophilie, hématome, diminution du taux d’hémoglobine, hémorragie (sans autre indication), leucopénie, adénopathie, neutropénie aggravée, neutrophilie, pancytopénie, diminution du nombre de plaquettes, augmentation du nombre de plaquettes, diminution du taux de prothrombine, allongement du temps de prothrombine, purpura, splénomégalie, diminution du nombre de leucocytes. En outre, de rares cas de syndrome urémique et hémolytique et de purpura thrombocytopénique thrombotique ont été signalés, surtout chez des patients qui avaient reçu, en plus du posaconazole, de la cyclosporine ou du tacrolimus pour la prise en charge d’un rejet de greffon ou de la réaction du greffon contre l’hôte.
Troubles cardiovasculaires : résultats anormaux à l’ECG, résultats anormaux particuliers à l’ECG, sclérose des valvules aortiques, arythmie, athérosclérose, fibrillation auriculaire, fibrillation auriculaire aggravée, flutter auriculaire, bloc auriculoventriculaire, bradycardie, bloc de branche, insuffisance cardiaque, cardiomégalie, arrêt cardiorespiratoire, accident vasculaire cérébral (sans autre indication), thrombose veineuse profonde (sans autre indication), œdème déclive, diminution de la fraction d’éjection, extrasystoles, bouffées vasomotrices, bouffées de chaleur, hypotension, hypotension orthostatique, ischémie, valvulopathie mitrale (sans autre indication), infarctus du myocarde, palpitations, extrasystoles auriculaires, extrasystoles ventriculaires, embolie pulmonaire, tachycardie sinusale, mort subite, tachycardie supraventriculaire, tachycardie, trouble vasculaire, hypertrophie ventriculaire, tachycardie ventriculaire.
Au stade de développement clinique, on a rapporté un cas isolé de torsade de pointes chez un patient ayant reçu POSANOL®. L’événement s’est produit chez un patient grièvement malade présentant de multiples facteurs de risque confusionnels ayant pu le favoriser, comme des antécédents de palpitations, une chimiothérapie cardiotoxique récente, une hypokaliémie et une hypomagnésémie.
Troubles auditifs et labyrinthiques : otalgie, troubles de l’ouïe, acouphène, vertiges, trouble vestibulaire.
Troubles endocriniens : insuffisance surrénalienne, diminution des taux de glucocorticoïdes, diminution des taux de gonadotrophines.
Troubles oculaires : conjonctivite, diplopie, sécheresse oculaire, irritation oculaire, douleur oculaire, œdème périorbitaire, photophobie, scotome.
Troubles gastro-intestinaux : distension abdominale, douleur abdominale aggravée, sensibilité abdominale, ascite, ascite aggravée, diminution de la motilité intestinale, chéilite, diverticulite aggravée, dysphagie, éructation, œsophagite, ulcères œsophagiens, selles malodorantes, gastrite, gastro-entérite, reflux gastro-œsophagien, hémorragie du tractus gastro-intestinal, hoquet, gingivite, glossite, diarrhée hémorragique, gastrite hémorragique, iléus, selles molles, méléna, ulcères buccaux, odynophagie, élévation des taux d’enzymes pancréatiques (sans autre indication), pancréatite, proctalgie, haut-le-cœur, altération salivaire, stomatite, ténesme, soif, décoloration de la langue, troubles de la langue, décoloration des dents, vomissements aggravés.
Troubles généraux et réactions au site d’administration : augmentation de l’appétit, mort, interactions médicamenteuses, œdème, chutes, fatigue aggravée, fistules, œdème généralisé, symptômes pseudogrippaux, anomalies des résultats d’analyse, œdème des jambes, malaise, douleur, pâleur, œdème périphérique, raideur.
Troubles hépatobiliaires : astérixis, boue biliaire, bilirubinémie aggravée, cholestase, insuffisance hépatique, hépatite, hépatite aggravée, hépatite cholestatique, lésions hépatocellulaires, hépatomégalie, hépatosplénomégalie, ictère, sensibilité du foie.
Troubles du système immunitaire : réaction allergique, allergie, réaction du greffon contre l’hôte aggravée, réaction d’hypersensibilité, inflammation non spécifique, sarcoïdose aggravée, syndrome de Stevens-Johnson.
Infections et infestations : infection liée à un cathéter, feux sauvages non herpétiques, candidose œsophagienne, infection fongique, moniliase, candidose buccale, pneumonie, infection à Pseudomonas aeruginosa, sinusite, infection des voies respiratoires supérieures, infection urinaire.
Lésions et empoisonnement : toxicité médicamenteuse (sans autre indication), ecchymoses, surdosage (sans autre indication), trauma cutané.
Troubles du métabolisme et de la nutrition : élévation du taux d’amylase, déshydratation, anomalie électrolytique, hypercalcémie, hypercholestérolémie, hypercholestérolémie aggravée, hyperlipidémie, hypernatrémie, hyperphosphatémie hyperprotéinémie, hypertriglycéridémie, hyperuricémie, hypoalbuminémie, hypocalcémie, hyponatrémie, hypophosphatémie, élévation du taux de lipase, malnutrition, acidose métabolique, trouble métabolique (sans autre indication), élévation du taux d’azote non protéique, acidose tubulaire rénale, carence en vitamine K.
Troubles musculosquelettiques et des tissus conjonctifs : arthralgie, arthralgie aggravée, maux de dos, ostéalgie, douleur à la cage thoracique, crampes dans les extrémités, fasciite, douleur au flanc, crampes dans les jambes, crampes musculaires, faiblesse musculaire, douleur ostéomusculaire, raideur cervicale.
Troubles du système nerveux : résultats anormaux à l’EEG, aréflexie, ataxie, dysfonctionnement du système nerveux central (SNC), délire, dysphonie, dystonie, encéphalopathie, démarche anormale aggravée, céphalées aggravées, hémiparésie, hyperkinésie, hyperréflexie, hypoesthésie, hyporéflexie, hypotonie, troubles de cognition, troubles de concentration, troubles de mémoire, méningisme, méningite, migraine, mononévrite, névrite, neuropathie, paraplégie, neuropathie périphérique, syndrome des jambes sans repos, sciatique vertébrale commune, troubles de la parole, stupeur, secousses musculaires.
Troubles psychiatriques : rêves anormaux, altération de l’état mental, amnésie, anxiété, anxiété aggravée, confusion, dépression, dépression psychotique, labilité émotionnelle, baisse de libido, cauchemars, psychose, trouble du sommeil.
Troubles rénaux et urinaires : urine anormale, albuminurie, élévation du taux d’azote uréique du sang, dysurie, hématurie, trouble mictionnel, miction fréquente, néphrite interstitielle, nycturie, calculs rénaux, insuffisance rénale, insuffisance rénale aiguë, insuffisance rénale aggravée, obstruction des voies urinaires (sans autre indication).
Troubles de l’appareil reproducteur et des seins : balano-posthite, douleur mammaire.
Troubles respiratoires, thoraciques et médiastinaux : atélectasie, douleur thoracique, toux sèche, sécheresse de la gorge, dyspnée, dyspnée aggravée, épistaxis, épistaxis aggravée, pneumonie interstitielle, congestion nasale, irritation nasale, pharyngite, pneumopathie inflammatoire, écoulement rétronasal, hypertension pulmonaire, infiltration pulmonaire, râles, trouble respiratoire, rhinite, rhinorrhée.
Chirurgie et interventions médicales : cardioversion.
Troubles de la peau et des tissus sous-cutanés : acné, alopécie, dermatite, sécheresse de la peau, érythème, éruption érythémateuse, œdème du visage, fissures, éruption folliculaire, furonculose, éruption maculaire, éruption maculopapuleuse, sueurs nocturnes, éruption prurigineuse, éruption cutanée aggravée, séborrhée, trouble cutané, nodule cutané, urticaire, éruption vésiculaire.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Résultats biologiques
Au cours d’études (non contrôlées) portant sur des patients atteints d’IFI traités avec la suspension orale POSANOL®, à des doses ≥ 800 mg/jour, des anomalies cliniquement significatives des tests de la fonction hépatique ont été observées selon l’incidence suivante : taux d’ALAT et d’ASAT (> 3 fois la limite supérieure de la normale [LSN]) : 6 % et 5 %, respectivement; bilirubinémie totale (> 1,5 fois la LSN) : 4 %; et taux de phosphatases alcalines (> 3 fois la LSN) : 4 %. Chez les volontaires sains, l’élévation des taux d’enzymes hépatiques n’a pas semblé être associée à des concentrations plasmatiques plus élevées de POSANOL®. Chez les patients, la majorité des résultats anormaux aux épreuves de la fonction hépatique ne consistaient qu’en des variations mineures et transitoires; ils n’ont que rarement mené à l’arrêt du traitement.
Au cours des études comparatives portant sur des patients infectés par le VIH présentant une COP et traités avec la suspension orale POSANOL® à des doses pouvant atteindre 400 mg, l’incidence d’anomalies cliniquement significatives des épreuves de la fonction hépatique était la suivante : taux d’ALAT et d’ASAT (> 3 fois la LSN) : 1 % et 3 %, respectivement; bilirubinémie totale (> 1,5 fois la LSN) : < 1 %; et taux de phosphatases alcalines (> 3 fois la LSN) : 1 %.
Au cours des études comparatives portant sur des receveurs d’une GCSH ou des patients atteints d’une LMA et recevant la suspension orale POSANOL® en prévention, à des doses pouvant atteindre 600 mg, l’incidence d’anomalies cliniquement significatives des épreuves de la fonction hépatique était la suivante : taux d’ALAT et d’ASAT (> 3 fois la LSN) : 12 % et 4 %, respectivement; bilirubinémie totale (> 1,5 fois la LSN) : 8 %; et taux de phosphatases alcalines (> 3 fois la LSN) : 2 %.
8.5 Effets indésirables observées après la mise en marché
Les effets indésirables qui suivent ont été signalés après l’homologation de POSANOL® aux États-Unis et en Europe. Étant donné que ces réactions indésirables sont rapportées de façon volontaire à partir d’une population de taille indéterminée, il n’est pas toujours possible d’établir leur fréquence de façon fiable. Cependant, il n’a pas été possible d’écarter tout lien de causalité avec POSANOL® dans les cas suivants :
- Troubles des systèmes sanguin et lymphatique : agranulocytose
- Troubles hépatobiliaires : hépatite cytolytique, hépatite toxique (parfois mortelle)
- Troubles endocriniens : pseudoaldostéronisme
- Troubles cardiovasculaires : allongement de l’intervalle QT, torsades de pointes
- Infections et infestations : septicémie à Trichosporon
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- Médicaments contre-indiqués : alcaloïdes de l’ergot, terfénadine, astémizole, cisapride, pimozide, quinidine, inhibiteurs de la HMG-CoA réductase (statines) et sirolimus (voir 2 CONTRE-INDICATIONS).
- Médicaments dont l’emploi concomitant devrait être évité : cimétidine, rifabutine et phénytoïne (voir les tableaux 9 et 10).
- Médicaments dont l’emploi concomitant requiert d’envisager une réduction de la dose lorsque l’autre médicament commence à être administré ainsi qu’un contrôle étroit des concentrations en cours de traitement : cyclosporine et tacrolimus (voir le tableau 10).
- Médicaments dont l’emploi concomitant requiert d’envisager une réduction de la dose et une surveillance étroite à l’affût d’effets indésirables en cours de traitement : alcaloïdes de la pervenche, midazolam, inhibiteurs calciques et vénétoclax (voir le tableau 9).
À moins d’indication contraire, les interactions décrites dans les paragraphes suivants s’appliquent autant aux comprimés à libération retardée qu’à la suspension orale POSANOL®.
Les renseignements suivants découlent des données portant sur la suspension orale ou un comprimé expérimental POSANOL®. Toutes les interactions médicamenteuses avec la suspension orale POSANOL®, sauf celles qui ont un effet sur l’absorption du posaconazole (par l’entremise du pH et de la motilité gastriques) sont également considérées comme étant pertinentes pour la solution pour injection POSANOL®.
9.2 Aperçu des interactions médicamenteuses
Effets d’autres médicaments sur la pharmacocinétique de POSANOL®
POSANOL® est métabolisé par glucurono-conjugaison-UDP (enzymes de phase II) et est un substrat de l’efflux transmembranaire par la glycoprotéine P. Par conséquent, les inhibiteurs ou les inducteurs de ces voies d’élimination peuvent agir sur les concentrations plasmatiques de POSANOL®. POSANOL® ne compte aucun métabolite oxydatif circulant important (dépendant du CYP450) et il est peu probable que sa concentration sanguine soit affectée par les inhibiteurs des isoenzymes du CYP450.
Effets de POSANOL® sur la pharmacocinétique d’autres médicaments
POSANOL® est un inhibiteur puissant du CYP3A4 et, de ce fait, les concentrations plasmatiques de médicaments métabolisés par cette voie enzymatique peuvent augmenter à la suite de l’administration concomitante de POSANOL®.
9.3 Interactions médicament-comportement
Sans objet.
9.4 Interactions médicament-médicament
Les médicaments figurant dans les tableaux ci-après y sont présentés en raison soit d’interactions signalées dans des rapports de cas ou des études cliniques, soit à cause d’un potentiel d’interactions, compte tenu de l’ampleur et de la gravité attendues de celles-ci (dans le cas des médicaments contre-indiqués en concomitance).
La majorité des études portant sur les interactions médicamenteuses ont été réalisées au moyen de la suspension orale ou d’un comprimé expérimental de posaconazole, qui est 36 % moins biodisponible que la suspension orale. Bien que, dans certaines études sur les interactions médicamenteuses, les taux d’exposition au posaconazole étaient plus faibles que ceux observés dans la population de patients, les interactions médicamenteuses décrites ci-dessous sont considérées comme étant pertinentes pour la suspension orale et les comprimés à libération retardée de posaconazole aux doses recommandées.
Tableau 9 – Résumé de l’effet des médicaments administrés en concomitance sur POSANOL® chez les volontaires sains
Médicaments
administrés avec
POSANOL®
(mode d’action
présumé)
| Source | Médicament administré avec POSANOL® Dose/schéma | POSANOL® Dose/schéma | Effet sur la biodisponibilité de POSANOL® | |
Recommandations
Variation de la Cmax moyenne (estimation par ratioa; IC à 90 % de l’estimation par ratio) | Variation de l’ASC moyenneb (estimation par ratio; IC à 90 % de l’estimation par ratio) |
Rifabutine (induction de l’UDP-G)
| Étude clinique | 300 mg 1 f.p.j.c × 17 jours | 200 mg (comprimés) 1 f.p.j. × 10 jours | ↓ 43 % (0,57; 0,43-0,75) | ↓ 49 % (0,51; 0,37-0,71) |
L’utilisation concomitante de POSANOL® et de la rifabutine devrait être évitée, à moins que
l’avantage pour le patient ne l’emporte sur le risque.
Phénytoïne (induction de l’UDP-G)
| Étude clinique | 200 mg 1 f.p.j. × 10 jours | 200 mg (comprimés) 1 f.p.j. × 10 jours | ↓ 41 % (0,59; 0,44-0,79) | ↓ 50 % (0,50; 0,36-0,71) |
L’utilisation concomitante de POSANOL® et de la phénytoïne devrait être évitée, à moins que
l’avantage pour le patient ne l’emporte sur le risque.
Éfavirenz (induction de l’UDP-G)
| Étude clinique | 400 mg 1 f.p.j. × 10 et 20 jours | 400 mg (suspension orale) 2 f.p.j. × 10 et 20 jours | ↓ 45 % (0,55; 0,47-0,66) | ↓ 50 % (0,50; 0,43-0,60) |
L’utilisation concomitante de POSANOL® et de l’éfavirenz, devrait être évitée, à moins que
l’avantage pour le patient ne l’emporte sur le risque.
Fosamprénavir
| Étude clinique | 700 mg 2 f.p.j. × 10 jours | 200 mg 1 f.p.j. le 1er jour, 200 mg 2 f.p.j. le 2e jour, puis 400 mg 2 f.p.j. × 8 jours | ↓ 21 % 0,79 (0,71-0,89) | ↓ 23 % 0,77 (0,68-0,87) |
Si une administration concomitante est
nécessaire, un suivi étroit s’impose afin de déceler l’apparition d’une infection fongique perthérapeutique.
Glipizide
| Étude clinique | Dose unique de 10 mg | 400 mg (suspension orale) 2 f.p.j. × 10 jours | Le glipizide n’a eu aucun effet clinique important sur la Cmax et l’ASC du posaconazole. | |
Aucun ajustement
posologique nécessaire. Une baisse de la glycémie a été notée chez certains
volontaires sains lorsque le glipizide a été administré avec POSANOL®. Lors de l’administration
concomitante de ces
deux médicaments, il faut surveiller la glycémie selon les normes de soins en vigueur chez les patients diabétiques. Médicaments administrés avec
POSANOL® (mode d’action
présumé)
| Source | Médicament administré avec POSANOL® Dose/schéma | POSANOL® Dose/schéma | Effet sur la biodisponibilité de POSANOL® | |
Recommandations
Variation de la Cmax moyenne (estimation par ratioa; IC à 90 % de l’estimation par ratio) | Variation de l’ASC moyenneb (estimation par ratio; IC à 90 % de l’estimation par ratio) |
Antagonistes des récepteurs H2, inhibiteurs de la pompe à protons (IPP) et antiacides
Antiacides,
antagonistes des
récepteurs H2,
inhibiteurs de
la pompe à
protons (IPP)
| Étude clinique | Dose unique de 20 mL de Mylanta† Ultimate Strength Liquid; dose du matin de 150 mg de ranitidine (comprimé) 2 f.p.j.; ésoméprazole à 40 mg 1 f.p.j le matin × 5 jours (jour -4 à 1) | Dose unique de 400 mg (4 × 100 mg; comprimés à libération retardée) | Aucun effet clinique pertinent sur la biodisponibilité n’a été observé lorsque les comprimés de posaconazole ont été administrés avec des antiacides, des antagonistes des récepteurs H2 ou des inhibiteurs de la pompe à protons. | |
Aucun ajustement
nécessaire de la posologie des comprimés à libération retardée POSANOL® lorsque ces derniers sont
administrés avec des
antiacides, des antagonistes des récepteurs H2 ou des inhibiteurs de la pompe à protons.
Cimétidine (modification du pH gastrique)
| Étude clinique | 400 mg 2 f.p.j. × 10 jours | 200 mg (comprimés) 1 f.p.j. × 10 joursd | ↓ 39 % (0,61; 0,53-0,70) | ↓ 39 % (0,61; 0,54-0,69) |
Il faut éviter, dans la mesure du possible, l’utilisation concomitante de la
suspension orale POSANOL® et d’antagonistes des récepteurs H2.
Ésoméprazole (augmentation du pH gastrique)
| Étude clinique | 40 mg chaque matin × 5 jours (jour -4 à 1) | Dose unique de 400 mg (suspension orale) | ↓ 46 % (0,54; 0,43-0,69) | ↓ 32 % (0,68; 0,57-0,81) |
Il faut éviter, dans la mesure du possible, l’utilisation concomitante de la
suspension orale POSANOL® et d’inhibiteurs de la pompe à protons.
Régulateurs de la motilité gastro-intestinale
Métoclopramide
| Étude clinique | 15 mg 4 f.p.j. pendant 2 jours (jour -1 et 1) | Dose unique de 400 mg (4 × 100 mg; comprimés à libération retardée) | Aucun effet clinique significatif sur la pharmacocinétique du posaconazole n’a été observé lorsque les comprimés de posaconazole sont administrés avec le métoclopramide. |
Aucun ajustement
nécessaire de la posologie des comprimés à libération retardée POSANOL® lorsqu’ils sont administrés avec le métoclopramide.
| 10 mg 3 f.p.j. × 2 jours | Dose unique de 400 mg (suspension orale) | Le métoclopramide, lorsqu’il est administré avec la suspension orale de posaconazole, diminue les concentrations plasmatiques de posaconazole. |
Si le métoclopramide est administré de façon
concomitante avec la suspension orale
POSANOL®, un suivi étroit s’impose afin de déceler l’apparition d’une infection fongique perthérapeutique. Médicaments administrés avec
POSANOL® (mode d’action
présumé)
| Source | Médicament administré avec POSANOL® Dose/schéma | POSANOL® Dose/schéma | Effet sur la biodisponibilité de POSANOL® | |
Recommandations
Variation de la Cmax moyenne (estimation par ratioa; IC à 90 % de l’estimation par ratio) | Variation de l’ASC moyenneb (estimation par ratio; IC à 90 % de l’estimation par ratio) |
Lopéramide
| Étude clinique | Dose unique de 4 mg (2 comprimé s de 2 mg) | Dose unique de 400 mg (suspension orale) administrée avec un supplément nutritionnel | Le lopéramide n’a aucun effet sur les concentrations plasmatiques de la suspension orale de posaconazole. | |
Aucun ajustement nécessaire de la posologie de la
suspension orale POSANOL® lors de l’administration concomitante du lopéramide et de la suspension orale POSANOL®.
Tableau 10 – Résumé de l’effet de POSANOL® sur les médicaments administrés en concomitance chez les volontaires sains et les patients
Médicaments
administrés
avec POSANOL®
(mode d’action
présumé)
| Source | Médicament administré avec POSANOL® Dose/schéma | POSANOL® Dose/schéma | Effet de POSANOL® sur la biodisponibilité des médicaments administrés en concomitance | |
Recommandations
| Variation de la Cmax moyenne (estimation par ratioa; IC à 90 % de l’estimation par ratio) | Variation de l’ASC moyenneb (estimation par ratio; IC à 90 % de l’estimation par ratio) |
Cyclosporine (inhibition du CYP3A4 par POSANOL®)
| Étude clinique | Dose d’entretien stable chez les receveurs de transplantation cardiaque | 200 mg (comprimés) 1 f.p.j.c × 10 jours | ↑ des concentrations minimales de cyclosporine dans le sang entier Des réductions de la dose de cyclosporine pouvant atteindre 29 % ont été nécessaires. | |
Lorsqu’un traitement avec POSANOL® est instauré chez des patients qui reçoivent déjà de la cyclosporine, la dose de
cyclosporine devrait être réduite (p. ex., aux ¾ environ de la dose habituelle). Il faut surveiller attentivement les taux sanguins de cyclosporine durant
l’administration concomitante et à la fin du traitement avec POSANOL®, puis ajuster la dose de cyclosporine au besoin.
Tacrolimus (inhibition du CYP3A4 par POSANOL®)
| Étude clinique | Dose unique de 0,05 mg/kg par voie orale | 400 mg (suspension orale) 2 f.p.j. × 7 jours | ↑ 121 % (2,21; 2,01-2,42) | ↑ 358 % (4,58; 4,03-5,19) |
Lorsqu’un traitement avec POSANOL® est instauré chez des patients qui reçoivent déjà du tacrolimus, la dose de tacrolimus devrait être réduite (p. ex., au tiers environ de la dose
habituelle). Il faut surveiller attentivement les taux sanguins de tacrolimus durant
l’administration concomitante et à la fin du traitement avec POSANOL®, puis ajuster la dose de tacrolimus en conséquence. Médicaments administrés avec POSANOL® (mode d’action
présumé)
| Source | Médicament administré avec POSANOL® Dose/schéma | POSANOL® Dose/schéma | Effet de POSANOL® sur la biodisponibilité des médicaments administrés en concomitance | |
Recommandations
| Variation de la Cmax moyenne (estimation par ratioa; IC à 90 % de l’estimation par ratio) | Variation de l’ASC moyenneb (estimation par ratio; IC à 90 % de l’estimation par ratio) |
Rifabutine (inhibition du CYP3A4 par POSANOL®)
| Étude clinique | 300 mg 1 f.p.j. × 17 jours | 200 mg (comprimés) 1 f.p.j. × 10 jours | ↑ 31 % (1,31; 1,10-1,57) | ↑ 72 % (1,72; 1,51-1,95) |
Il faut éviter l’emploi concomitant de POSANOL® et de la rifabutine, à moins que les bienfaits pour le patient ne l’emportent sur le risque. En cas d’administration concomitante, une surveillance attentive de la formule sanguine et des effets indésirables liés à l’accroissement des taux de rifabutine (comme l’uvéite) s’impose.
Midazolam (inhibition du CYP3A4 par POSANOL®)
| Étude clinique | Dose IVd unique de 0,4 mg Dose IVd unique de 0,4 mg Dose orale unique de 2 mg Dose orale unique de 2 mg | 200 mg (suspension orale) 2 f.p.j. × 7 jours 400 mg (suspension orale) 2 f.p.j. × 7 jours 200 mg (suspension orale) 1 f.p.j. × 7 jours 400 mg (suspension orale) 2 f.p.j. × 7 jours | ↑ 30 % (1,3; 1,13-1,48) ↑ 62 % (1,62; 1,41-1,86) ↑ 169 % (2,69; 2,46-2,93) ↑ 138 % (2,38; 2,13-2,66) | ↑ 362 % (4,62; 4,02-5,3) ↑ 524 % (6,24; 5,43-7,16) ↑ 470 % (5,70; 4,82-6,74) ↑ 397 % (4,97; 4,46-5,54) |
Il faut envisager un ajustement de la dose des benzodiazépines métabolisées par le CYP3A4 durant un traitement
concomitant avec POSANOL®.
Phénytoïne (inhibition du CYP34A par POSANOL®)
| Étude clinique | 200 mg 1 f.p.j. p.o.e × 10 jours | 200 mg (comprimés) 1 f.p.j. × 10 jours | ↑ 16 % (1,16; 0,85-1,57) | ↑ 16 % (1,16; 0,84-1,59) |
Il faut éviter l’utilisation
concomitante de POSANOL® et de la phénytoïne, à moins que l’avantage pour le patient ne l’emporte sur le risque. En cas d’administration concomitante, il faut surveiller fréquemment les concentrations de phénytoïne et envisager une réduction de la dose de cette dernière.
Médicaments administrés avec POSANOL® (mode d’action
présumé)
| Source | Médicament administré avec POSANOL® Dose/schéma | POSANOL® Dose/schéma | Effet de POSANOL® sur la biodisponibilité des médicaments administrés en concomitance | |
Recommandations
| Variation de la Cmax moyenne (estimation par ratioa; IC à 90 % de l’estimation par ratio) | Variation de l’ASC moyenneb (estimation par ratio; IC à 90 % de l’estimation par ratio) |
Alcaloïdes de l’ergot
| Théorique | S.O., puisque les résultats sont théoriques | Le posaconazole peut ↑ la concentration plasmatique des alcaloïdes de l’ergot (ergotamine et dihydroergotamine), ce qui pourrait entraîner de l’ergotisme. | ||
L’administration concomitante de POSANOL® et d’alcaloïdes de l’ergot est contre-indiquée (voir 2 CONTRE-INDICATIONS).
Terfénadine Astémizole Cisapride Pimozide Quinidine
| Théorique | S.O., puisque les résultats sont théoriques | L’administration concomitante de posaconazole en suspension orale et de certains médicaments comme le cisapride*, le pimozide et la quinidine – tous métabolisés par le système CYP3A4 – peut causer une ↑ de la concentration plasmatique de ces médicaments, d’où des effets indésirables potentiellement graves ou mortels (allongement de l’intervalle QT et rares cas de torsade de pointes). | ||
L’administration concomitante de ces médicaments et de POSANOL® est contre-indiquée
(voir 2 CONTRE-INDICATIONS).
Sirolimus
| Étude clinique | Dose unique de 2 mg | 400 mg (suspension orale) 2 f.p.j. × 16 jours | ↑ 572 % (6,72; 5,62-8,03) | ↑ 788 % (8,88; 7,26-10,9) |
L’administration concomitante de sirolimus et de POSANOL® est contre-indiquée (voir
2 CONTRE-INDICATIONS).
Alcaloïdes de la pervenche
| Théorique | S.O., puisque les résultats sont théoriques | La plupart des alcaloïdes de la pervenche (p. ex., vincristine et vinblastine) sont des substrats du CYP3A4. L’administration concomitante d’antifongiques azolés, y compris le posaconazole, et de la vincristine a été associée à des effets indésirables graves (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Le posaconazole peut ↑ la concentration plasmatique des alcaloïdes de la pervenche (p. ex., vincristine et vinblastine), ce qui pourrait causer une neurotoxicité et d’autres effets indésirables graves. | ||
Les patients traités au moyen d’un alcaloïde de la pervenche, y compris la vincristine, ne doivent recevoir un antifongique azolé, y compris le posaconazole, que si aucun autre traitement
antifongique n’est envisageable. Médicaments administrés avec POSANOL® (mode d’action
présumé)
| Source | Médicament administré avec POSANOL® Dose/schéma | POSANOL® Dose/schéma | Effet de POSANOL® sur la biodisponibilité des médicaments administrés en concomitance | |
Recommandations
| Variation de la Cmax moyenne (estimation par ratioa; IC à 90 % de l’estimation par ratio) | Variation de l’ASC moyenneb (estimation par ratio; IC à 90 % de l’estimation par ratio) |
Simvastatine (inhibiteur de la
HMG-CoA réductase métabolisé par le CYP3A4)
| Étude clinique | Dose unique de 40 mg | 50, 100 et 200 mg (suspension orale) 1 f.p.j. × 13 jours | ↑ de la Cmax de 7,4 à 11,4 fois en moyenne | ↑ de l’ASC de 5,7 à 10,6 fois en moyenne |
Une augmentation des
concentrations plasmatiques des inhibiteurs de la HMG-CoA réductase peut être associée à la rhabdomyolyse. L’administration concomitante de POSANOL® et d’inhibiteurs de la HMG-CoA réductase principalement métabolisés par le CYP3A4 est contre-indiquée
(voir 2 CONTRE-INDICATIONS).
Zidovudine
(AZT)
Lamivudine (3TC) Indinavir
| Étude clinique | Chez les porteurs du VIH prenant des doses stables d’AZT (300 mg 2 f.p.j. ou 200 mg toutes les 8 h), de 3TC (150 mg 2 f.p.j.) et/ou d’indinavir (800 mg toutes les 8 h) | 200 mg (comprimés) 1 f.p.j. × 10 jours | Le posaconazole n’a exercé aucun effet clinique important sur la Cmax ni sur l’ASC de ces médicaments. | |
Aucun ajustement posologique nécessaire.
Atazanavir
Atazanavir/
traitement
potentialisé avec le ritonavir
| Étude clinique | 300 mg 1 f.p.j. × 14 jours 300 mg/100 mg 1 f.p.j. × 14 jours | 400 mg (suspension orale) 2 f.p.j. × 7 jours 400 mg (suspension orale) 2 f.p.j. × 7 jours | ↑ 155 % (2,55; 1,89-3,45) ↑ 53 % (1,53; 1,13-2,07) | ↑ 268 % (3,68; 2,89-4,70) ↑ 146 % (2,46; 1,93-3,13) |
Lors de l’administration
concomitante de POSANOL®, il est recommandé de surveiller fréquemment les effets
indésirables et la toxicité liés aux antirétroviraux qui sont des substrats du CYP3A4.
Inhibiteurs calciques métabolisés par le CYP3A4
| Théorique | S.O., puisque les résultats sont théoriques | L’administration de posaconazole et d’inhibiteurs calciques métabolisés par le CYP3A4 peut donner lieu à des interactions médicamenteuses importantes. | ||
Lors de l’administration
concomitante de POSANOL®, il convient de procéder souvent à des examens pour déceler les effets indésirables et la toxicité liés aux inhibiteurs calciques.
L’ajustement de la dose de ces médicaments peut se révéler nécessaire.
Médicaments administrés avec POSANOL® (mode d’action
présumé)
| Source | Médicament administré avec POSANOL® Dose/schéma | POSANOL® Dose/schéma | Effet de POSANOL® sur la biodisponibilité des médicaments administrés en concomitance | |
Recommandations
| Variation de la Cmax moyenne (estimation par ratioa; IC à 90 % de l’estimation par ratio) | Variation de l’ASC moyenneb (estimation par ratio; IC à 90 % de l’estimation par ratio) |
Digoxine
| Théorique | S.O., puisque les résultats sont théoriques | Le posaconazole peut faire augmenter la concentration plasmatique de digoxine. | ||
L’administration d’autres dérivés azolés avec la digoxine a été associée à une hausse des concentrations de digoxine. Comme POSANOL® peut faire augmenter les taux plasmatiques de digoxine, il faut surveiller ces derniers lors de l’instauration ou de l’interruption d’un traitement avec POSANOL®.
Vénétoclax
| Étude clinique | Consulter la monographie de produit du vénétoclax. | L’administration concomitante de vénétoclax (un substrat du CYP3A4) et de posaconazole augmente la Cmax et l’ASC0-INF du vénétoclax, ce qui peut entraîner un risque accru de toxicités associées au vénétoclax (voir 7 MISES EN GARDE ET PRÉCAUTIONS). | ||
Consulter la monographie de produit du vénétoclax.
a estimation par ratio = résultats obtenus avec l’administration concomitante de l’autre médicament et le posaconazole
rapportés à ceux obtenus avec le posaconazole seul pour la Cmax ou l’ASC
b ASC = aire sous la courbe de la concentration plasmatique en fonction du temps
c f.p.j. = fois par jour
d IV = intraveineuse
e p.o. = per os
9.5 Interactions médicament-aliment
Tableau 11 – Interactions médicament-aliment établies ou possibles
Dénomination
commune
| Source | Effet |
Commentaire d’ordre clinique
Caféine
| Étude clinique | Aucun effet clinique important n’a été observé. |
Aucun ajustement posologique nécessaire.
Aliments ou suppléments nutritionnels
| Étude clinique | Une dose unique de comprimés à libération retardée POSANOL® administrée à jeun est associée à une biodisponibilité relative comparable ou supérieure à celle d’une dose unique de suspension orale POSANOL® administrée avec un repas riche en matières grasses. L’ASC des comprimés à libération retardée POSANOL® est environ 50 % supérieure lors d’une administration avec un repas riche en matières grasses (~ 50 g) que lors d’une administration à jeun chez des sujets sains. L’ASC de la suspension orale POSANOL® est environ quadruplée après la prise d’un repas riche en matières grasses (~ 50 g) et augmentée d’environ 2,6 fois après la prise d’un repas ou d’un supplément nutritionnel pauvre en gras (14 g), si on compare à l’état de jeûne. |
Les comprimés à libération retardée POSANOL® peuvent être pris avec ou sans
aliments. L’effet des aliments n’est pas considéré comme étant significatif sur le plan clinique. Aucun ajustement posologique des comprimés à libération retardée POSANOL® n’est nécessaire (voir
10
PHARMACOLOGIE
CLINIQUE).
Chaque dose de la suspension orale POSANOL® devrait être prise avec des aliments ou un supplément nutritionnel (voir 4 POSOLOGIE ET
ADMINISTRATION).
9.6 Interactions médicament-plante médicinale
Les interactions de POSANOL® avec des produits à base de plantes médicinales n’ont pas été évaluées.
9.7 Interactions médicament-tests de laboratoire
Les interactions de POSANOL® avec les tests de laboratoire n’ont pas été évaluées.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le posaconazole est un antifongique azolé. Il inhibe la synthèse de l’ergostérol, une composante clé de la paroi des cellules fongiques.
10.2 Pharmacodynamie
On a observé une corrélation entre l’exposition totale au médicament (aire sous la courbe [ASC]) et l’issue clinique. Chez les sujets atteints d’infections à Aspergillus, il semble que les seuils efficaces d’exposition soient plus élevés que dans les cas d’infections à Candida, quoique le rapport critique ASC/concentration minimale inhibitrice (CMI) associé à la réussite du traitement ne soit pas établi. Il est particulièrement important de veiller à l’atteinte des concentrations plasmatiques maximales chez les patients infectés par Aspergillus (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Relation exposition-réponse :
Dans les études cliniques menées chez des patients neutropéniques qui recevaient une chimiothérapie cytotoxique pour traiter une LMA ou un SMD ou chez les receveurs d’une GCSH présentant une RGCH, un vaste éventail d’expositions plasmatiques au posaconazole a été observé après l’administration de la suspension orale POSANOL®. Une analyse pharmacocinétique/pharmacodynamique des données sur les patients a révélé une association apparente entre les concentrations moyennes de posaconazole (Cmoy) et les résultats sur l’efficacité (voir le tableau 12). Une Cmoy plus faible pourrait être associée à un risque accru d’échec thérapeutique.
Tableau 12 – Analyse de l’exposition (Cmoy) à la suspension orale POSANOL® dans les essais cliniques
Traitement de l’aspergillose réfractaire | Traitement prophylactique chez les patients atteints de LMA/d’un SMDa | Traitement prophylactique chez les patients présentant une RGCHb | ||||
| Intervalle de Cmoy (ng/mL) | Échec thérapeutiquec (%) | Intervalle de Cmoy (ng/mL) | Échec thérapeutiqued (%) | Intervalle de Cmoy (ng/mL) | Échec thérapeutiqued (%) | |
| 1er quartile | 55-277 | 76 | 90-322 | 54,7 | 22-557 | 44,4 |
| 2e quartile | 290-544 | 47 | 322-490 | 37,0 | 557-915 | 20,6 |
| 3e quartile | 550-861 | 47 | 490-734 | 46,8 | 915-1 563 | 17,5 |
| 4e quartile | 877-2 010 | 29 | 734-2 200 | 27,8 | 1 563-3 650 | 17,5 |
Cmoy = concentration moyenne de posaconazole à l’état d’équilibre
a Patients neutropéniques recevant une chimiothérapie cytotoxique contre une LMA ou un SMD b Receveurs d’une GSCH présentant une RGCH
c Défini par la non-atteinte d’une réponse globale à la fin du traitement
d Défini par l’abandon du traitement, l’utilisation d’un traitement antifongique empirique à action générale ou l’apparition d’une infection fongique invasive perthérapeutique
10.3 Pharmacocinétique
Paramètres pharmacocinétiques généraux :
Solution pour injection POSANOL®
La solution pour injection POSANOL® présente un profil pharmacocinétique proportionnel à la dose après l’administration d’une seule dose allant de 200 à 300 mg chez des volontaires sains. Le tableau 13 présente les valeurs moyennes des paramètres pharmacocinétiques obtenues à la suite de l’administration de doses uniques de solution de posaconazole pour injection chez des volontaires sains.
Tableau 13 – Résumé des valeurs moyennes des paramètres pharmacocinétiques (CV en %) obtenues chez des volontaires sains à la suite de l’administration de doses uniques de solution de posaconazole pour injection
| Dose unique | ||||
| Dose (mg) | ASC0-∞ | Cmax (ng/mL) | t1/2 (h) | CL (L/h) |
| 100 | 11 228 | 1 330 | 20 | 9,4 |
| 200 | 31 763 | 1 862 | 24 | 7,0 |
| 300 | 44 501 | 3 676 | 27 | 7,3 |
| ASC0-∞ = aire sous la courbe de la concentration plasmatique mesurée du temps zéro à l’infini; Cmax = concentration maximale observée; t½ = demi-vie terminale; CL = clairance corporelle totale; CV : coefficient de variation exprimé en pourcentage (%) | ||||
Le tableau 14 présente les valeurs des paramètres pharmacocinétiques de POSANOL® chez des patients ayant reçu 300 mg de solution pour injection POSANOL®, une fois par jour pendant 10 ou 14 jours après l’administration de deux doses au jour 1.
Tableau 14 – Moyenne arithmétique (CV en %) des paramètres pharmacocinétiques chez des patients évaluables soumis à une série d’analyses pharmacocinétiques à la suite de l’administration de la solution de posaconazole pour injection (300 mg)*
| Jour | n | Cmax (ng/mL) | Tmax† (h) | ASC(intervalle posologique) (ng•h/mL) | Cmoy (ng/mL) | Cmin (ng/mL) |
| 10/14 | 49 | 3 280 (74) | 1,5 (0,98-4,0) | 36 100 (35) | 1 500 (35) | 1 090 (44) |
ASCintervalle posologique = aire sous la courbe de la concentration en fonction du temps durant l’intervalle posologique (c.-à-d. 24 heures); Cmoy = ASC(intervalle posologique)/(intervalle posologique); Cmin = concentration minimale de posaconazole immédiatement avant qu’un sujet reçoive la dose de posaconazole le jour précisé dans le protocole; Cmax = concentration plasmatique maximale observée; CV = coefficient de variation exprimé en pourcentage (%); Jour = jour de l’étude où le sujet reçoit le traitement; Tmax = temps écoulé jusqu’à l’obtention de la concentration plasmatique maximale * Dose de 300 mg administrée sur une période de 90 minutes une fois par jour après les deux doses administrées au jour 1 † Médiane (minimum-maximum) | ||||||
Comprimés à libération retardée POSANOL®
Les comprimés à libération retardée POSANOL® présentent un profil pharmacocinétique proportionnel à la dose après l’administration d’une seule dose ou de plusieurs doses allant jusqu’à 300 mg. Le tableau 15 présente la valeur moyenne des paramètres pharmacocinétiques du posaconazole à l’état d’équilibre à la suite de l’administration des comprimés à libération retardée POSANOL® à raison de 300 mg 2 f.p.j. le jour 1, puis de 300 mg 1 f.p.j. par la suite chez des volontaires sains et des patients neutropéniques recevant une chimiothérapie cytotoxique pour une LMA ou un SMD ou chez les receveurs d’une GSCH présentant une RGCH.
Tableau 15 – Moyenne arithmétique (CV en %) des paramètres pharmacocinétiques à l’état d’équilibre chez des volontaires sains et des patients à la suite de l’administration des comprimés à libération retardée de posaconazole (300 mg)*
| N | ASC0-24 h (ng·h/mL) | Cmoy† (ng/mL) | Cmax (ng/mL) | Cmin (ng/mL) | tmax‡ (h) | t½ (h) | CL/F (L/h) | |
Volontaires sains | 12 | 51 618 (25) | 2 151 (25) | 2 764 (21) | 1 785 (29) | 4 (3-6) | 31 (40) | 7,5 (26) |
| Patients | 50 | 37 900 (42) | 1 580 (42) | 2 090 (38) | 1 310 (50) | 4 (1,3-8,3) | - | 9,39 (45) |
CV = coefficient de variation exprimé en pourcentage (CV en %); ASC0-24 h = aire sous la courbe de la concentration plasmatique en fonction du temps de 0 à 24 h; Cmax = concentration maximale observée; Cmin = concentration minimale observée; tmax = temps écoulé jusqu’à l’obtention de la concentration maximale; t½ = demi-vie terminale; CL/F = clairance corporelle totale apparente
* 300 mg 2 f.p.j. le jour 1, puis 300 mg 1 f.p.j. par la suite
† Cmoy = concentration moyenne en fonction du temps (c.-à-d., ASC0-24 h/24 h)
‡ Médiane (minimum-maximum)
Suspension orale POSANOL®
On a observé des augmentations de l’exposition plasmatique (ASC) proportionnelles à la dose avec la suspension orale de posaconazole à la suite de l’administration par voie orale de doses uniques allant de 50 à 800 mg et de doses multiples variant entre 50 mg 2 f.p.j. et 400 mg 2 f.p.j. chez des volontaires sains. Aucune autre hausse de l’exposition n’a été observée lorsque la dose de la suspension orale a été portée de 400 mg 2 f.p.j. à 600 mg 2 f.p.j. chez des patients présentant une neutropénie fébrile ou une infection fongique invasive réfractaire.
Le tableau 16 présente la valeur moyenne (CV en %) [min-max] des concentrations plasmatiques moyennes de posaconazole à l’état d’équilibre (Cmoy) ainsi que des paramètres pharmacocinétiques à l’état d’équilibre chez les patients à la suite de l’administration de 200 mg 3 f.p.j. et de 400 mg 2 f.p.j. de la suspension orale.
Tableau 16 – Valeurs moyennes (CV en %) [min-max] des paramètres pharmacocinétiques du posaconazole à l’état d’équilibre à la suite de l’administration de 200 mg 3 f.p.j. et de 400 mg 2 f.p.j. de la suspension orale de posaconazole à des patients
| Posologie* | Cmoy (ng/mL) | ASC† (ng·h/mL) | CL/F (L/h) | V/F (L) | t½ (h) |
200 mg 3 f.p.j.‡ (n = 252) | 1 103 (67) [21,5-3 650] | N.C.§ | N.C.§ | N.C.§ | N.C.§ |
200 mg 3 f.p.j.¶ (n = 215) | 583 (65) [89,7-2 200] | 15 900 (62) [4 100-56 100] | 51,2 (54) [10,7-146] | 2 425 (39) [828-5 702] | 37,2 (39) [19,1-148] |
400 mg 2 f.p.j.# (n = 23) | 723 (86) [6,70-2 256] | 9 093 (80) [1 564-26 794] | 76,1 (78) [14,9-256] | 3 088 (84) [407-13 140] | 31,7 (42) [12,4-67,3] |
Cmoy = concentration moyenne de posaconazole mesurée à l’état d’équilibre
* Administration de la suspension orale
† ASC(0-24 h) pour la posologie de 200 mg 3 f.p.j. et ASC(0-12 h) pour la posologie de 400 mg 2 f.p.j. ‡ Receveurs de greffe de cellules souches hématopoïétiques présentant une réaction du greffon contre l’hôte § Non calculé(e)
¶ Patients neutropéniques soumis à une chimiothérapie cytotoxique pour le traitement d’une leucémie myéloïde aiguë ou d’un syndrome myélodysplasique
# Patients atteints de neutropénie fébrile ou atteints d’infections fongiques invasives réfractaires, Cmoy n = 24
La variabilité des concentrations plasmatiques moyennes de posaconazole était relativement plus marquée parmi les patients que parmi les sujets sains.
Absorption
Solution pour injection POSANOL®
La solution de posaconazole pour injection a été administrée par perfusion sur une période de 30 ou de 90 minutes dans différentes études. En général, le Tmax (temps écoulé avant d’atteindre la Cmax) a été atteint à peu près à la fin de la perfusion après l’administration de doses uniques ou multiples et au moyen d’un cathéter veineux périphérique ou central. Le tableau 17 ci-dessous présente les valeurs moyennes de la Cmax qui étaient plus élevées après la perfusion de plus courte durée.
Tableau 17 – Durée de la perfusion, Tmax médian et Cmax moyenne après l’administration de la solution de posaconazole pour injection en fonction de la dose (200 ou 300 mg), du traitement et de l’étude
| Étude | Dose de posaconazole | Durée de la perfusion (min) | Cmax moyenne (CV en %) [ng/mL] |
| P04985 (DU, VS) | 200 mg | 90 | 1 470 (24) |
| P06356 (DU, VS) | 200 mg | 30 | 2 250 (29) |
| 300 mg | 30 | 2 840 (30) | |
| P07783 (DU, VS) | 300 mg | 30 | 4 258 (19) |
| P05520 (DU/DM, patients) | 200 mg (DU) | 90 | 990 (47) |
| 200 mg (DM) | 90 | 1 950 (50) | |
| 300 mg (DM) | 90 | 3 280 (74) |
VS = volontaires sains; DU = dose unique; DM = doses multiples; Cmax = concentration plasmatique maximale atteinte
Comprimés à libération retardée POSANOL®
Les comprimés à libération retardée POSANOL® sont absorbés en un tmax médian de 4 à 5 heures et présentent une pharmacocinétique proportionnelle à la dose après l’administration d’une dose unique ou de doses multiples allant jusqu’à 300 mg. Les concentrations plasmatiques à l’état d’équilibre sont atteintes au jour 6 à la dose de 300 mg (1 f.p.j. après une dose d’attaque administrée 2 f.p.j. au jour 1). La biodisponibilité absolue des comprimés à libération retardée est d’environ 54 % chez des sujets à jeun. La Cmax et l’ASC du posaconazole obtenues après l’administration des comprimés à libération retardée POSANOL® augmentent de 16 % et de 51 % respectivement lors d’une administration avec un repas riche en matières grasses comparativement à l’administration à jeun (voir le tableau 18). Cependant, l’effet des aliments sur l’absorption des comprimés à libération retardée POSANOL® n’est pas considéré comme significatif sur le plan clinique. L’effet des aliments a été pris en considération au moment du choix final de la dose de 300 mg en se fondant sur des données d’une étude clinique pivot de phase 1b/phase 3 sur la pharmacocinétique/l’innocuité dans laquelle les patients ont pris des comprimés à libération retardée POSANOL® sans égard à la prise d’aliments. Le comprimé à libération retardée POSANOL® peut par conséquent être administré avec ou sans aliments.
Tableau 18 – Comparaison statistique des paramètres pharmacocinétiques plasmatiques du posaconazole à la suite de l’administration par voie orale, à jeun et avec des aliments, d’une dose unique de 300 mg de comprimés à libération retardée POSANOL® à des sujets sains
| À jeun | Avec des aliments (repas riche en matières grasses)* | Avec des aliments/ à jeun | |||
| Paramètre pharmacocinétique | N | MG (IC à 95 %) | N | MG (IC à 95 %) | RMG (IC à 90 %) |
| Cmax† (ng/mL) | 14 | 893 (731, 1 090) | 16 | 1 040 (915, 1 180) | 1,16 (0,96, 1,41) |
| ASC0-dern.‡ (h∙ng/mL) | 14 | 25 600 (21 500, 30 400) | 16 | 38 700 (35 000, 42 700) | 1,51 (1,33, 1,72) |
| tmax§ (h) | 14 | 5,00 (3,00, 8,00) | 16 | 6,00 (5,00, 24,00) | S.O. |
MG = Moyenne géométrique (moindres carrés)
RMG = Ratio des moyennes géométriques (moindres carrés)
IC = Intervalle de confiance
* 48,5 g de matières grasses
† Cmax = Concentration maximale observée
‡ ASC0-dern. = ASC0-72 h
§ Médiane (min., max.) rapportée pour le tmax
Suspension orale POSANOL®
La suspension orale POSANOL® est absorbée après un tmax médian de 3 à 5 heures environ. On a observé des augmentations de l’exposition plasmatique (ASC) au POSANOL® proportionnelles à la dose, à la suite de l’administration orale de doses uniques allant de 50 à 800 mg et de doses multiples variant entre 50 mg 2 f.p.j. et 400 mg 2 f.p.j. Aucune autre hausse de l’exposition n’a été observée lorsque la dose a été portée de 400 mg 2 f.p.j. à 600 mg 2 f.p.j. chez des patients présentant une neutropénie fébrile ou une IFI réfractaire. L’état d’équilibre est atteint après 7 à 10 jours d’administration de doses multiples.
Suite à l’administration d’une dose unique de 200 mg, les valeurs moyennes de l’ASC et de la Cmax de la suspension orale POSANOL® sont environ 3 fois plus élevées si le sujet a pris un repas faible en gras et environ 4 fois plus élevées avec un repas riche en matières grasses (~ 50 g de gras), comparativement aux résultats obtenus chez des sujets à jeun. Suite à l’administration d’une dose unique de 400 mg, les valeurs moyennes de l’ASC et de la Cmax de POSANOL® sont environ 3 fois plus élevées avec un supplément nutritionnel liquide (14 g de gras), comparativement aux résultats obtenus chez des sujets à jeun (voir le tableau 19). Ainsi, pour atteindre des concentrations plasmatiques adéquates, on recommande d’administrer la suspension orale POSANOL® avec des aliments ou un supplément nutritionnel (voir 4 POSOLOGIE ET ADMINISTRATION).
Tableau 19 – Valeurs moyennes (CV en %) [min-max] des paramètres pharmacocinétiques de POSANOL® à la suite de l’administration d’une dose unique de 200 mg ou de 400 mg de suspension avec des aliments et chez des sujets à jeun
| Dose (mg) | Cmax (ng/mL) | Tmaxa (h) | ASC (I) [ng·h/mL] | CL/F (L/h) | t1/2 (h) |
200 mg (jeûne) [n = 20]c | 132 (50) [45-267] | 3,50 [1,5-36b] | 4 179 (31) [2 705-7 269] | 51 (25) [28-74] | 23,5 (25) [15,3-33,7] |
200 mg (sans gras) [n = 20]c | 378 (43) [131-834] | 4 [3-5] | 10 753 (35) [4 579-17 092] | 21 (39) [12-44] | 22,2 (18) [17,4-28,7] |
| 200 mg (très gras) (54 g de gras) [n = 20]c | 512 (34) [241-1 016] | 5 [4-5] | 15 059 (26) [10 341-24 476] | 14 (24) [8,2-19] | 23,0 (19) [17,2-33,4] |
400 mg (jeûne) [n = 23]d | 121 (75) [27-366] | 4 [2-12] | 5 258 (48) [2 834-9 567] | 91 (40) [42-141] | 27,3 (26) [16,8-38,9] |
| 400 mg (supplément nutritionnel liquide – 14 g de gras) [n = 23]d | 355 (43) [145-720] | 5 [4-8] | 11 295 (40) [3 865-20 592] | 43 (56) [19-103] | 26,0 (19) [18,2-35,0] |
a Médiane [min-max]
b Chez le sujet dont le tmax était de 36 heures, les taux plasmatiques se sont révélés relativement constants pendant les
36 heures (différence de 1,7 ng/mL entre la mesure après 4 heures et la mesure après 36 heures). c n = 15 pour l’ASC (I), le rapport CL/F et la t1/2
d n = 10 pour l’ASC (I), le rapport CL/F et la t1/2
La variabilité des concentrations plasmatiques moyennes de posaconazole était relativement plus marquée parmi les patients que parmi les sujets sains.
Distribution
POSANOL® est doté d’un volume moyen (CV en %) de distribution de 287 L (24 %) chez les volontaires sains.
Il se lie fortement aux protéines chez l’humain (> 98,0 %), et tout particulièrement à l’albumine.
Métabolisme
POSANOL® circule principalement sous forme inchangée dans le plasma. Parmi les métabolites en circulation, on compte surtout des glucurono-conjugués résultant de la glucurono-conjugaison-UDP (enzymes de phase II). POSANOL® ne compte pas de métabolite oxydatif circulant important (dépendant du CYP450). Les métabolites excrétés dans l’urine et les fèces représentent ~ 17 % de la dose radiomarquée administrée.
POSANOL® est principalement métabolisé par glucurono-conjugaison-UDP (enzymes de phase II) et est un substrat pour l’efflux transmembranaire par la glycoprotéine P. Les inhibiteurs ou les inducteurs de ces voies d’élimination peuvent agir sur les concentrations plasmatiques du pozaconazole.
Des études in vitro sur des microsomes hépatiques humains et des études cliniques indiquent que POSANOL® inhibe principalement le CYP3A4. Une étude clinique menée auprès de volontaires sains indique également que POSANOL® est un inhibiteur puissant du CYP3A4, comme le montre une augmentation de l’ASC du midazolam supérieure à 5 fois. Par conséquent, POSANOL® peut entraîner une augmentation des concentrations plasmatiques des médicaments principalement métabolisés par le CYP3A4. Élimination
La solution pour injection POSANOL® est dotée d’une demi-vie (t½) terminale moyenne de 27 heures et d’une clairance corporelle (CL) totale de 7,3 L/h.
POSANOL® est surtout excrété dans les fèces (77 % de la dose radiomarquée), principalement sous forme inchangée (66 % de la dose radiomarquée). La clairance rénale ne représente qu’une voie mineure d’élimination, 14 % de la dose radiomarquée étant excrétée dans l’urine (< 0,2 % de la dose radiomarquée se présente sous forme inchangée).
Le comprimé à libération retardée POSANOL® est doté d’une t½ moyenne allant de 26 à 31 heures et d’une clairance moyenne apparente allant de 7,5 à 11 L/h.
La suspension orale POSANOL® est dotée d’une t½ moyenne de 35 heures (allant de 20 à 66 heures) et d’une clairance corporelle totale apparente (CL/F) de 32 L/h.
Aucune autre étude clinique de la radioactivité n’a été effectuée avec la solution pour injection POSANOL®, car les données obtenues avec la suspension orale sont considérées comme étant applicables. L’excrétion cumulative totale ne devrait pas être modifiée après l’administration de la solution pour injection POSANOL®, mais l’excrétion dans l’urine pourrait être légèrement plus élevée.
Populations et états pathologiques particuliers
Enfants : L’innocuité et l’efficacité de la solution pour injection POSANOL® chez les enfants âgés de moins de 18 ans n’ont pas été établies. La solution pour injection POSANOL® ne doit pas être utilisée chez les enfants en raison des préoccupations soulevées par les études d’innocuité précliniques (voir PHARMACOLOGIE DÉTAILLÉE).
L’utilisation du comprimé à libération retardée POSANOL® chez les patients de 13 à 17 ans est soutenue par des études adéquates et bien contrôlées sur l’administration de la suspension orale POSANOL® chez les adultes.
À la suite de l’administration de 800 mg par jour de la suspension orale POSANOL® en doses fractionnées pour le traitement des IFI, la valeur moyenne des concentrations plasmatiques minimales observée chez 12 patients âgés de 8 à 17 ans était similaire à celle obtenue chez 194 patients âgés de 18 à 64 ans. Nous ne disposons d’aucune donnée pharmacocinétique concernant les enfants âgés de moins de 8 ans.
Personnes âgées : Des 279 patients traités avec la solution pour injection POSANOL®, 52 (19 %)
avaient plus de 65 ans. Les caractéristiques pharmacocinétiques de la solution pour injection POSANOL® sont comparables chez les sujets jeunes et les sujets âgés. Aucune différence globale quant à l’innocuité du produit n’a été mise en évidence entre les patients âgés et les patients plus jeunes; par conséquent, aucun ajustement posologique de la solution pour injection POSANOL® n’est recommandé chez les patients âgés.
Des 230 patients traités avec le comprimé à libération retardée POSANOL®, 38 (17 %) avaient plus de 65 ans. Les caractéristiques pharmacocinétiques du comprimé à libération retardée POSANOL® sont comparables chez les sujets jeunes et les sujets âgés. Aucune différence globale quant à l’innocuité du produit n’a été mise en évidence entre les patients âgés et les patients plus jeunes; par conséquent, aucun ajustement posologique n’est recommandé chez les patients âgés.
Les caractéristiques pharmacocinétiques de la suspension orale POSANOL® sont comparables chez les jeunes et les personnes âgées (65 ans ou plus). Il n’y a pas lieu de modifier la posologie de POSANOL® chez les personnes âgées (65 ans ou plus) en fonction de l’âge.
- Sexe : Les caractéristiques pharmacocinétiques de POSANOL® sont comparables chez l’homme et chez la femme. Il n’y a pas lieu de modifier la posologie en fonction du sexe.
Origine ethnique : Le profil pharmacocinétique du posaconazole n’est pas modifié de façon importante par la race. Aucun ajustement de la posologie de POSANOL® n’est nécessaire en fonction de la race. Une légère diminution de l’ASC et de la Cmax de POSANOL® a été notée chez les patients de race noire, par rapport à ceux de race blanche. Aucune étude n’a porté sur des sujets d’autres races.
Les données sur l’utilisation des comprimés à libération retardée POSANOL® chez les différentes races sont insuffisantes.
Une légère diminution de l’ASC et de la Cmax de la suspension orale POSANOL® a été notée chez les Noirs, par rapport aux Blancs. Aucune étude n’a porté sur des sujets d’autres races.
Insuffisance hépatique : Les données de pharmacocinétique chez des sujets présentant une altération hépatique ne sont pas suffisantes pour déterminer si un ajustement posologique est nécessaire en présence de dysfonctionnement hépatique. Il est donc recommandé d’utiliser la suspension orale POSANOL® avec prudence chez les patients présentant une altération hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Des recommandations similaires s’appliquent aux comprimés à libération retardée POSANOL®; aucune étude spécifique n’a toutefois été effectuée sur les comprimés à libération retardée POSANOL®.
Des recommandations similaires s’appliquent à la solution pour injection POSANOL®; aucune étude spécifique n’a toutefois été effectuée sur la solution pour injection POSANOL®.
Insuffisance rénale : À la suite de l’administration d’une dose unique de 400 mg de la suspension orale, on n’a pas noté d’effet significatif de l’insuffisance rénale légère (débit de filtration glomérulaire [DFG] : 50-80 mL/min/1,73 m2, n = 6) ou modérée (DFG : 20-49 mL/min/1,73 m2, n = 6) sur la pharmacocinétique du posaconazole; par conséquent, aucun ajustement posologique n’est nécessaire en présence d’insuffisance rénale légère ou modérée. Chez les sujets atteints d’insuffisance rénale sévère (DFG < 20 mL/min/1,73 m2), l’exposition plasmatique moyenne (ASC) au posaconazole était comparable à celle observée chez les patients présentant une fonction rénale normale (DFG > 80 mL/min/1,73 m2); toutefois, l’intervalle des estimés d’ASC était très variable (CV de 96 %) au sein des sujets atteints d’insuffisance rénale sévère, en comparaison aux autres sous-groupes d’insuffisants rénaux (CV < 40 %). Vu la variabilité de l’exposition au traitement avec POSANOL® par voie orale, il est recommandé de surveiller la survenue d’infections fongiques chez les patients présentant une insuffisance rénale sévère (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Des recommandations similaires s’appliquent aux comprimés à libération retardée POSANOL®; aucune étude spécifique n’a toutefois été effectuée sur les comprimés à libération retardée POSANOL®.
Aucune étude spécifique n’a porté sur la solution pour injection POSANOL® chez les patients atteints d’insuffisance rénale modérée ou sévère (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
- Obésité : La modélisation des paramètres pharmacocinétiques du posaconazole porte à croire que les patients dont le poids est supérieur à 120 kg pourraient présenter une exposition plasmatique moindre au posaconazole. Par conséquent, un suivi étroit de ces patients est recommandé afin de déceler l’apparition d’une infection fongique perthérapeutique.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Entreposage
Solution pour injection POSANOL®
Conserver au réfrigérateur à une température se situant entre 2 et 8 °C.
Comprimés à libération retardée POSANOL®
Conserver à la température ambiante (entre 15 et 30 °C). Ne pas utiliser après la date de péremption indiquée sur l’étiquette.
Suspension orale POSANOL®
Conserver à la température ambiante (entre 15 et 30 °C). Ne pas congeler. Ne pas utiliser après la date de péremption indiquée sur l’étiquette.
Durée de conservation
Solution pour injection POSANOL®
Si elle n’est pas utilisée immédiatement, la solution diluée peut être conservée au réfrigérateur entre 2 et 8 °C pendant une période maximale de 24 heures.
Suspension orale POSANOL®
À partir de l’ouverture initiale du contenant : 4 semaines
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Comprimés POSANOL®
Aucune exigence particulière.
Suspension orale POSANOL®
Il faut bien agiter la suspension orale avant chaque utilisation.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : posaconazole
Nom chimique : 4-{4-[4-(4-{[(3R,5R)-5-(2,4-difluorophényl)tétrahydro-5-(1H-1,2,4-triazol-1-ylméthyl)-3-furanyl]méthoxy}phényl)-1-pipérazinyl]phényl}-2-[(1S,2S)-1-éthyl-2-hydroxypropyl]-2,4-dihydro-3H-1,2,4-triazol-3-one
Formule moléculaire et masse moléculaire : C37H42F2N8O4 700,8
Formule de structure :
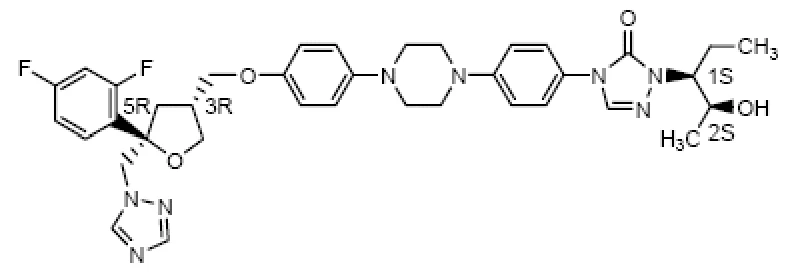
Propriétés physicochimiques : Le posaconazole se présente sous la forme d’une poudre blanche insoluble dans les hexanes, dans l’eau désionisée, dans un tampon de pH 3, de pH 5 ou de pH 7 ainsi que dans une solution de NaOH (0,1 N); il est très légèrement soluble dans une solution de HCl (0,1 N), légèrement soluble dans l’éthanol et modérément soluble dans l’acétonitrile, le méthanol et l’acétone.
Caractéristiques du produit :
Valeurs du pH et de la pKa :
pH : 5,9 (boue aqueuse à 10 mg/mL)
Constante de dissociation (titrage potentiométrique) : 3,6 (pipérazine) 4,6 (triazole) Intervalle de fusion : de 167,9 à 169,2 °C
14 ESSAIS CLINIQUES
Pharmacocinétique et innocuité de la solution de posaconazole pour injection chez des patients Étude 1 sur la solution pour injection
L’étude 1 sur la solution pour injection est une étude multicentrique, non comparative, séquentielle et menée au su visant à évaluer les propriétés pharmacocinétiques, l’innocuité et la tolérance de la solution de posaconazole pour injection. L’étude porte sur quatre cohortes d’une population de patients semblable à celle qui avait été antérieurement étudiée dans le programme clinique pivot sur la suspension orale de posaconazole.
Les cohortes 0, 1 et 2 comprenaient des sujets atteints de LMA ou d’un SMD ayant reçu une chimiothérapie récente et présentant une neutropénie importante ou chez qui l’on prévoyait une neutropénie importante. Deux schémas posologiques différents ont été évalués dans les cohortes 1 et 2 : 200 mg 2 f.p.j. le jour 1, suivis de 200 mg 1 f.p.j. par la suite (cohorte 1) et 300 mg 2 f.p.j. le jour 1, suivis de 300 mg 1 f.p.j. par la suite (cohorte 2).
La cohorte 3 comprenait : 1) des patients atteints de LMA ou d’un SMD ayant reçu une chimiothérapie récente et présentant une neutropénie importante ou chez qui l’on prévoyait une neutropénie importante, ou 2) des patients ayant reçu une GCSH et recevant un traitement immunosuppresseur pour la prévention ou le traitement d’une RGCH. Ces types de patients avaient été préalablement étudiés dans le cadre d’une étude pivot contrôlée sur la suspension orale de posaconazole. À la lumière des résultats sur la pharmacocinétique et l’innocuité observés dans les cohortes 1 et 2, tous les patients de la cohorte 3 ont reçu 300 mg 2 f.p.j. le jour 1, suivis de 300 mg 1 f.p.j. par la suite.
La solution de posaconazole pour injection a été administrée au moyen d’un cathéter central.
La population totale de patients (n = 237) avait un âge moyen de 51 ans (intervalle = 18 à 82 ans), 95 % d’entre eux étaient de race blanche, le principal groupe ethnique était « non hispanique ou latino-américain » (92 %) et 55 % étaient de sexe masculin. L’étude a porté sur 155 patients (65 %) atteints de LMA ou d’un SMD et 82 patients (35 %) ayant reçu une GCSH; il s’agissait des principales maladies présentées par ces patients lors de leur inscription à l’étude.
L’analyse pharmacocinétique en série a montré que 94 % des patients traités avec la dose de 300 mg 1 f.p.j. ont atteint une Cmoy à l’état d’équilibre entre 500 et 2 500 ng/mL. On a sélectionné cette cible d’exposition en se basant sur les considérations pharmacocinétiques/pharmacodynamiques de la suspension orale de posaconazole. Les patients atteints de LMA/d’un SMD présentant une neutropénie consécutive à une chimiothérapie ou les receveurs d’une GCSH soumis à un traitement immunosuppresseur visant à prévenir ou à traiter une RGCH et chez qui une dose de 300 mg 1 f.p.j. avait été administrée ont atteint une Cmoy à l’état d’équilibre de 1 500 ng/mL. Les résultats pharmacocinétiques de l’étude 1 sur la solution pour injection appuient une dose quotidienne de 300 mg de solution de posaconazole administrée par voie IV en tant que traitement prophylactique.
Pharmacocinétique et innocuité des comprimés à libération retardée de posaconazole chez les patients Étude P05615
L’étude P05615 est une étude multicentrique non comparative visant à évaluer les propriétés pharmacocinétiques, l’innocuité et la tolérance du comprimé à libération retardée de posaconazole. L’étude P05615 a été menée chez une population de patients semblable à celle qui avait été antérieurement étudiée dans le programme clinique pivot sur la suspension orale de posaconazole. L’étude P05615 comptait 230 patients. La partie 1 de l’étude visait à choisir le schéma posologique qui serait étudié de façon plus approfondie dans la partie 2, après avoir d’abord évalué la pharmacocinétique, l’innocuité et la tolérance de ce schéma posologique chez une population de patients neutropéniques présentant un risque élevé d’infection fongique. La partie 2 de l’étude visait à évaluer les comprimés à libération retardée de posaconazole chez une population de patients plus diversifiée, et à confirmer l’exposition au comprimé à libération retardée de posaconazole chez des patients supplémentaires présentant un risque d’infection fongique. Le comprimé à libération retardée de posaconazole a été administré sans égard à la prise d’aliments, à la fois dans la partie 1 et la partie 2 de l’étude.
La population de patients pour la partie 1 comprenait des sujets atteints de LMA ou d’un SMD ayant reçu une chimiothérapie récente et présentant une neutropénie importante ou chez qui l’on prévoyait une neutropénie importante. Deux schémas posologiques différents ont été évalués dans le cadre de la partie 1 : 200 mg 2 f.p.j. le jour 1, suivis de 200 mg 1 f.p.j. (partie 1A) et 300 mg 2 f.p.j. le jour 1, suivis de 300 mg 1 f.p.j. (partie 1B).
La population de patients de la partie 2 comprenait : 1) des patients atteints de LMA ou d’un SMD ayant reçu une chimiothérapie récente et présentant une neutropénie importante ou chez qui l’on prévoyait une neutropénie importante, ou 2) des patients ayant reçu une GCSH et recevant un traitement immunosuppresseur pour la prévention ou le traitement d’une RGCH. Ces types de patients avaient été préalablement étudiés dans le cadre d’une étude pivot contrôlée sur la suspension orale de posaconazole. À la lumière des résultats sur la pharmacocinétique et l’innocuité obtenus dans la partie 1, tous les patients de la partie 2 ont reçu 300 mg 2 f.p.j. le jour 1, suivis de 300 mg 1 f.p.j.
La population totale de patients avait un âge moyen de 51 ans (intervalle = 19-78 ans); 93 % d’entre eux étaient Blancs, le principal groupe ethnique était « non hispanique ou latino-américain » (84 %) et 62 % étaient de sexe masculin. L’étude a porté sur 110 patients (48 %) atteints de LMA (nouveau diagnostic), 20 patients (9 %) atteints de LMA (première récidive), 9 patients (4 %) atteints d’un SMD et 91 patients (40 %) ayant reçu une GCSH; il s’agissait des principales maladies présentées par ces patients lors de leur inscription à l’étude.
Une série d’échantillons ont été prélevés le jour 1 à des fins d’analyse pharmacocinétique et à l’état d’équilibre le jour 8 pour l’ensemble des patients de la partie 1 et un sous-groupe de patients de la partie 2. Cette analyse pharmacocinétique en série a montré que 90 % des patients traités avec la dose de 300 mg 1 f.p.j. ont atteint une Cmoy à l’état d’équilibre entre 500 et 2 500 ng/mL (la Cmoy était la concentration moyenne de posaconazole à l’état d’équilibre, calculée comme étant l’ASC/intervalle posologique [24 heures]). Les patients atteints de LMA/d’un SMD présentant une neutropénie consécutive à une chimiothérapie ou les receveurs d’une GCSH soumis à un traitement immunosuppresseur visant à prévenir ou à traiter une RGCH et chez qui une dose de 300 mg 1 f.p.j. avait été administrée ont atteint une Cmoy à l’état d’équilibre de 1 580 ng/mL. De plus, 98 % des patients de la cohorte sur laquelle a porté l’analyse pharmacocinétique en série ont atteint des niveaux de Cmin à l’état d’équilibre ≥ 500 ng/mL. Les résultats pharmacocinétiques de l’étude pivot (étude P05615) appuient une dose quotidienne de 300 mg de comprimés à libération retardée de posaconazole en tant que traitement prophylactique.
Pharmacocinétique et innocuité de la suspension orale de posaconazole chez les patients Études P01899 et C/I98-316
Deux vastes études contrôlées à répartition aléatoire ont porté sur l’utilisation de la suspension orale de posaconazole en prévention des IFI chez les patients présentant un risque élevé.
Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 20 – Résumé des caractéristiques démographiques des patients et du protocole de l’étude pivot P01899
Nº
d’étude
| Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre de sujets répartis au hasard [traités]) | Âge moyen (tranche) |
Sexe
P01899
| insu pour l’évaluateur; témoin actif | Posologie : posaconazole à raison de 200 mg 3 f.p.j.a, fluconazole à raison de 400 mg 1 f.p.j. ou itraconazole à raison de 200 mg 2 f.p.j. Voie d’administration : Orale Durée : jusqu’à 84 jours | n = 602 [589] posaconazole : 304 [297] FLU/ITZ : 298 [292] | posaconazole : 49 (13-82) FLU/ITZ : 50 (13-81) |
posaconazole : 158 hommes 146 femmes
FLU/ITZ : 160 hommes 138 femmes a f.p.j. = fois par jour
FLU = fluconazole, ITZ = itraconazole
L’étude P01899 était une étude à répartition aléatoire à l’insu des évaluateurs. Elle visait à comparer la suspension orale de posaconazole (200 mg 3 f.p.j.) à une suspension de fluconazole (400 mg 1 f.p.j.) ou à une solution orale d’itraconazole (200 mg 2 f.p.j.) en traitement préventif des IFI chez des patients neutropéniques qui étaient soumis à une chimiothérapie cytotoxique pour traiter une LMA ou un SMD. Le principal paramètre d’efficacité était l’incidence d’IFI confirmées ou probables, ce qui était déterminé par un groupe d’experts indépendants ne connaissant pas les modalités de l’étude, durant la période de traitement. Parmi les paramètres secondaires clés, on comptait l’incidence d’IFI confirmées ou probables au bout de 100 jours suivant la répartition aléatoire. La durée moyenne du traitement s’est révélée comparable dans les deux groupes (29 jours pour le posaconazole; 25 jours pour le fluconazole et l’itraconazole).
Tableau 21 – Résumé des caractéristiques démographiques des sujets et du protocole de l’étude pivot C/I98-316
Nº
d’étude
Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre de sujets répartis au hasard [traités]) | Âge moyen (tranche) |
Sexe
C/I98-316
| double insu; témoin actif | Posologie : posaconazole à raison de 200 mg 3 f.p.j.a et fluconazole à raison de 400 mg 1 f.p.j. Voie d’administration : Orale Durée : jusqu’à 16 semaines | n = 600 [579] posaconazole : 301 [291] fluconazole : 299 [288] | posaconazole : 42,2 ans (13-72 ans) fluconazole : 40,4 ans (13-70 ans) |
posaconazole : 203 hommes 98 femmes fluconazole : 187 hommes 112 femmes a f.p.j. = fois par jour
L’étude C/I98-316 est une étude à répartition aléatoire et à double insu qui a comparé la suspension orale de posaconazole (200 mg 3 f.p.j.) aux capsules de fluconazole (400 mg 1 f.p.j.) dans le traitement préventif des IFI chez des receveurs d’une GCSH allogénique, présentant une réaction du greffon contre l’hôte. Le principal paramètre d’efficacité était l’incidence d’IFI confirmées ou probables au bout de 16 semaines suivant la répartition aléatoire, ce qui était déterminé par un groupe d’experts indépendants ne connaissant pas les modalités de l’étude. Parmi les paramètres secondaires clés, on comptait l’incidence d’IFI confirmées ou probables durant la période de traitement (intervalle entre la première et la dernière dose + 7 jours). La durée moyenne du traitement s’est révélée comparable dans les deux groupes de traitement (80 jours pour le posaconazole; 77 jours pour le fluconazole).
Résultats de l’étude
Prévention des IFI
Dans les deux études portant sur le traitement préventif, l’aspergillose était l’infection perthérapeutique la plus répandue. On a noté significativement moins d’infections à Aspergillus chez les patients qui ont reçu du posaconazole à titre prophylactique que chez les sujets témoins, qui recevaient du fluconazole ou de l’itraconazole. Les résultats des deux études sont présentés aux tableaux 22 et 23.
Tableau 22 – Résultats de l’étude clinique C/I98-316 portant sur la prévention des IFI
| Étude C/I 98316 | Posaconazole | Fluconazole | Valeur p |
| Proportion (%) de patients atteints d’une IFI confirmée ou probable | |||
| Période de traitement | |||
| Toutes IFI confondues | 7/291 (2) | 22/288 (8) | 0,0038 |
| à Aspergillus | 3 (1) | 17 (6) | 0,0013 |
| à Candida | 1 (< 1) | 3 (1) | |
| Autre | 3 (1) | 2 (< 1) | |
| Période prédéterminée | |||
| Toutes IFI confondues | 16/301 (5) | 27/299 (9) | 0,0740 |
| à Aspergillus | 7 (2) | 21 (7) | 0,0059 |
| à Candida | 4 (1) | 4 (1) | |
| Autre | 5 (2) | 2 (< 1) | |
Tableau 23 – Résultats de l’étude clinique P01899 portant sur la prévention des IFI
| Étude P01899 | Suspension orale de posaconazole | Fluconazole ou itraconazole | Fluconazole | Itraconazole | Valeur p |
| Proportion (%) de patients atteints d’une IFI confirmée ou probable | |||||
| Période de traitement | |||||
| Toutes IFI confondues | 7/304 (2) | 25/298 (8) | 19/240 (8) | 6/58 (10) | < 0,001 |
| à Aspergillus | 2 (1) | 20 (7) | 15 (6) | 5 (9) | < 0,001 |
| à Candida | 3 (1) | 2 (1) | 2 (1) | 0 | |
| Autre | 2 (1) | 3 (1) | 2 (1) | 1 (2) | |
| Période prédéterminée | |||||
| Toutes IFI confondues | 14/304 (5) | 33/298 (11) | 26/240 (11) | 7/58 (12) | |
| à Aspergillus | 4 (1) | 26 (9) | 20 (8) | 6 (10) | |
| à Candida | 8 (3) | 4 (1) | 4 (2) | 0 | |
| Autre | 2 (1) | 3 (1) | 2 (1) | 1 (2) | |
Lors de l’étude P01899, une baisse significative de la mortalité (toutes causes confondues) a été notée dans le groupe traité avec du posaconazole (posaconazole : 49/304 [16 %] contre fluconazole/itraconazole : 67/298 [22 %]; p = 0,048). D’après les estimations de Kaplan-Meier, la probabilité de survie jusqu’au 100e jour suivant la répartition aléatoire était significativement plus élevée chez les patients traités avec du posaconazole; cet avantage sur le plan de la survie est ressorti lorsque l’analyse tenait compte de toutes les causes de mortalité (p = 0,0354) ainsi que des décès liés aux IFI (p = 0,0209).
Dans le cadre de l’étude C/I98-316, la mortalité globale a été similaire dans les 2 groupes (posaconazole : 25 %; fluconazole : 28 %); toutefois, la proportion de décès liés aux IFI était significativement moindre dans le groupe posaconazole (4/301) que dans le groupe fluconazole (12/299; p = 0,0413).
Étude P00041
Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 24 – Résumé des caractéristiques démographiques des sujets et du protocole de l’étude pivot P00041
Nº d’étude
| Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre de sujets répartis au hasard [traités]) | Âge moyen (tranche) |
Sexe
P00041
| mode ouvert; non comparative | Posologie : 800 mg/jour (la suspension orale de posaconazole était administrée avec des aliments, ou avec un supplément nutritionnel) Voie d’administration : Orale Durée : maximum de 12 mois | n = 330 | 43,6 ans (8-84 ans) |
217 hommes
113 femmes Les patients étaient recrutés pour recevoir le traitement avec le posaconazole si l’investigateur confirmait un diagnostic d’aspergillose invasive, d’après les critères de l’Organisation européenne de recherche sur le traitement du cancer et le groupe d’étude sur les mycoses (Mycoses Study Group) [EORTC-MSG], et s’ils s’étaient montrés réfractaires à un traitement antifongique d’au moins 7 jours (état défini par une absence d’amélioration ou une évolution de la maladie durant cette période) ou s’ils ne toléraient pas le traitement standard (c’est-à-dire qu’ils présentaient une insuffisance rénale, une réaction sévère liée à la perfusion, un dysfonctionnement d’un autre organe, ou s’ils étaient jugés à risque de présenter des effets toxiques compte tenu d’une maladie sous-jacente ou d’un traitement concomitant avec des médicaments néphrotoxiques). La majorité des patients avaient reçu de l’amphotéricine B (y compris les préparations liposomales, n total = 98) et/ou de l’itraconazole (n total = 51) avant le posaconazole pour le traitement d’une aspergillose invasive. Des 104 sujets traités au moyen du posaconazole qui avaient déjà fait l’objet d’un traitement antifongique, 5 étaient réfractaires au voriconazole, et 5 autres, à une échinocandine. Les patients recevaient 800 mg/jour de suspension orale de posaconazole en doses fractionnées. En majorité, les patients étaient gravement immunodéprimés par suite de troubles sous-jacents comme des hémopathies malignes nécessitant une greffe de cellules de moelle osseuse; la transplantation d’organes solides; des tumeurs solides et/ou le sida. La durée du traitement antifongique antérieur était similaire dans le groupe posaconazole et les groupes témoins. La durée médiane du traitement avec le posaconazole (contre tous les agents pathogènes) a été de 102,5 jours (intervalle : de 1 à 372 jours). Chez les patients atteints d’aspergillose invasive (population en intention de traiter modifiée), la durée médiane du traitement avec le posaconazole a été de 56 jours (intervalle : de 1 à 372 jours).
Résultats de l’étude
Aspergillose invasive
Au cours d’une étude portant sur 107 patients, l’efficacité du posaconazole par voie orale et l’avantage qu’il procure sur la survie ont été démontrés dans le traitement de l’aspergillose invasive chez des patients réfractaires à l’amphotéricine B – y compris aux préparations liposomales – (n = 98), à l’itraconazole (n = 51), au voriconazole (n = 5) ou aux échinocandines (n = 5), ou encore intolérants à ces médicaments. Un groupe d’experts indépendants a passé en revue les données de tous les patients, y compris celles relatives au diagnostic d’aspergillose invasive, de résistance et d’intolérance aux traitements antérieurs, ainsi que l’issue clinique; cette revue se faisait en parallèle avec une étude à l’insu chez un groupe de 86 témoins (regroupés après examen rétrospectif de leurs dossiers médicaux) recevant un traitement standard, et ce, généralement durant la même période et dans les mêmes centres que l’étude menée sur le posaconazole. La réussite du traitement était définie comme la résolution complète (réponse complète) ou comme une amélioration importante sur le plan clinique (réponse partielle) des signes, symptômes et données radiographiques témoignant de la présence d’une infection fongique. Une infection stable non évolutive correspondait à un échec du traitement. La plupart des cas d’aspergillose étaient considérés comme réfractaires tant dans le groupe traité avec le posaconazole (88 %) que dans le groupe témoin indépendant (79 %). Chez la majorité des sujets (74 % dans le groupe posaconazole et 78 % dans le groupe témoin), l’infection siégeait aux poumons; dans chaque groupe, 9 % des autres sujets présentaient une infection fongique disséminée (avec ou sans atteinte pulmonaire); tous les autres sujets étaient atteints d’infections extrapulmonaires. Le foyer extrapulmonaire d’infection était le SNC chez 4 sujets (4 %) du groupe posaconazole et chez 2 sujets (2 %) du groupe témoin.
Comme l’illustre le tableau 25, on a observé une réponse globale positive au terme du traitement chez 42 % des patients traités au moyen du posaconazole et chez 26 % des sujets du groupe indépendant (p = 0,006).
Cette étude n’était pas une étude prospective contrôlée avec répartition aléatoire des sujets et, par conséquent, les comparaisons avec le groupe témoin indépendant doivent être interprétées prudemment.
Tableau 25 – Efficacité globale du posaconazole au terme du traitement de l’aspergillose invasive comparée à celle du traitement reçu par le groupe témoin indépendant
| Groupe posaconazole | Groupe témoin indépendant | |
| Réponse globale | 45/107 (42 %) | 22/86 (26 %) |
| Risque relatif indirect : 4,06† (IC à 95 % : 1,50-11,04); p = 0,006 | ||
| Survie au jour 365 | (38 %) | (22 %) |
Réussite du traitement en fonction de l’espèce en cause Toutes les espèces du genre Aspergillus confirmées par examen mycologique* | 34/76 (45 %) | 19/74 (26 %) |
| A. fumigatus | 12/29 (41 %) | 12/34 (35 %) |
| A. flavus | 10/19 (53 %) | 3/16 (19 %) |
| A. terreus | 4/14 (29 %) | 2/13 (15 %) |
| A. niger | 3/5 (60 %) | 2/7 (29 %) |
* Y compris des espèces moins répandues ou inconnues.
† Le risque relatif indirect représente le taux de réponse obtenu avec le posaconazole et comparé au groupe témoin; il est fondé sur un modèle de régression logistique qui permet un ajustement en fonction des principales variables pronostiques (âge, foyer d’infection, neutropénie initiale, durée du traitement antifongique antérieur, région où l’étude s’est déroulée, critères de participation [maladie réfractaire ou intolérance]), ainsi qu’en fonction de 5 autres variables à distribution non équilibrée dans les groupes (race, moment de l’inscription, hémopathie non maligne, néphropathie et hépatopathie).
Les taux de survie cumulatifs après 30 jours et au terme du traitement avec la suspension orale de posaconazole ont été de 74 % et de 38 %, respectivement, alors qu’ils ont été de 49 % et de 22 % dans le groupe témoin. Un test de Mantel-Haenzel a permis de mettre en évidence un avantage sur le plan de la survie avec le posaconazole en comparaison avec le traitement standard (p < 0,001).
Autres agents pathogènes pouvant causer des infections graves
La suspension orale de posaconazole s’est également révélée efficace contre les agents pathogènes ci-dessous lorsque les autres traitements ont échoué ou lorsque le patient avait présenté une intolérance au traitement antérieur.
- Zygomycètes (n = 11) : infections réfractaires à l’amphotéricine B ou patients ne tolérant pas ce médicament.
- Fusarium (n = 18) : infections réfractaires à l’amphotéricine B ou patients ne tolérant pas ce médicament.
- Agents de la chromoblastomycose et du mycétome (n = 11) : infections réfractaires à l’itraconazole ou patients ne tolérant pas ce médicament.
- Coccidioїdomycose (n = 16) : infections réfractaires à l’amphotéricine B, à l’itraconazole ou au fluconazole ou patients ne tolérant pas ces médicaments.
Étude C/I97-331
Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 26 – Résumé des caractéristiques démographiques des sujets et du protocole de l’étude pivot C/I97-331
Nº d’étude
| Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre de sujets répartis au hasard [traités]) | Âge moyen (tranche) |
Sexe
C/I97-331
| insu pour l’évaluateur; témoin actif | Posologie (pour le posaconazole et le fluconazole) : 100 mg 2 f.p.j.a pendant 1 jour, puis 100 mg 1 f.p.j. pendant 13 jours (les deux médicaments étaient pris avec des aliments ou un supplément nutritionnel) Voie d’administration : orale Durée : 14 jours | n = 366 [350] posaconazole : 182 [178] fluconazole : 184 [172] | posaconazole : |
36,4 ans (20-61 ans) fluconazole : 37,6 ans (19-78 ans) |
posaconazole : 131 hommes 47 femmes fluconazole : 131 hommes 41 femmes a f.p.j. = fois par jour
Une étude contrôlée, à l’insu des évaluateurs et à répartition aléatoire a été réalisée chez des porteurs du VIH présentant une COP sensible aux dérivés azolés. Le principal paramètre d’efficacité était le taux de réussite clinique (définie comme la guérison ou une amélioration) après 14 jours de traitement. Les patients ont reçu du posaconazole ou du fluconazole en suspension orale (la posologie était la même pour les 2 agents : 100 mg 2 f.p.j. pendant 1 jour, puis 100 mg 1 f.p.j. pendant 13 jours).
Résultats de l’étude
Traitement de la COP sensible aux dérivés azolés
Les taux de réponse clinique et mycologique obtenus dans l’étude mentionnée précédemment sont présentés au tableau 27. Les taux de réussite clinique du traitement ont été équivalents pour le posaconazole et le fluconazole au jour 14 ainsi que 4 semaines après la fin du traitement. Toutefois, la suspension orale de posaconazole s’est révélée nettement supérieure au fluconazole pour ce qui est de la réponse mycologique soutenue, déterminée 4 semaines après la fin du traitement.
Tableau 27 – Taux de réussite clinique et de réponse mycologique dans les cas de COP
| Paramètre | posaconazole | fluconazole |
| Taux de réussite clinique à la fin du traitement (jour 14) | 91,7 % (155/169) | 92,5 % (148/160) |
| Taux de réussite clinique 4 semaines après la fin du traitement | 68,5 % (98/143) | 61,8 % (84/136) |
| Taux de réponse mycologique à la fin du traitement (jour 14) | 68,0 % (115/169) | 68,1 % (109/160) |
| Taux de réponse mycologique 4 semaines après la fin du traitement* | 40,6 % (41/101) | 26,4 % (24/91) |
* Statistiquement significatif (p = 0,0376) Le taux de réussite clinique correspondait au nombre de cas de réponse clinique (guérison ou amélioration) divisé par le nombre total de cas admissibles à l’analyse.
Le taux de réponse mycologique correspondait au nombre de cas de résorption mycologique (≤ 20 UFC/mL) divisé par le nombre total de cas admissibles à l’analyse.
Étude C/I97-330
Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 28 – Résumé des caractéristiques démographiques des sujets et du protocole de l’étude pivot C/I97-330
Nº d’étude
| Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n = nombre de sujets répartis au hasard [traités]) | Âge moyen (tranche) |
Sexe
C/I97-330
| mode ouvert; non comparatif | Posologie : 400 mg 2 f.p.j. Voie d’administration : orale Durée : 4 semaines, avec l’option d’une prolongation (traitement d’entretien de 3 mois) | n = 199 [199] | 38,8 ans (20-69 ans) |
174 hommes
25 femmes
Le principal paramètre d’efficacité pour l’étude C/I97-330 était le taux de réussite clinique (guérison ou amélioration) après 4 semaines de traitement. Les porteurs du VIH ont reçu 400 mg de la suspension orale de posaconazole 2 f.p.j. et pouvaient bénéficier d’un traitement d’entretien de 3 mois.
Résultats de l’étude
Traitement de la COP réfractaire aux dérivés azolés
Lors de l’étude C/I97-330, on a obtenu un taux de réussite clinique de 75 % (132 patients sur 176) et un taux de réponse mycologique (≤ 20 UFC/mL) de 36,5 % (46 patients sur 126) après 4 semaines de traitement avec le posaconazole. Les taux de réussite clinique variaient entre 71 et 100 %, inclusivement, pour toutes les espèces de Candida résistantes aux dérivés azolés et décelées au début de l’étude, y compris C. glabrata et C. krusei.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie
Évaluation électrocardiographique
Aucune étude de phase I contrôlée par placebo et avec répartition aléatoire, comportant un volet témoin pour l’allongement de l’intervalle QT, n’a été réalisée pour évaluer l’effet du posaconazole sur l’intervalle QT.
Plusieurs électrocardiographies ont été réalisées au même moment sur une période de 12 heures, au début de l’étude et à l’état d’équilibre, chez 173 volontaires masculins et féminins sains (âgés de 18 à 85 ans). Ils ont reçu 400 mg de la suspension orale de posaconazole 2 f.p.j. avec un repas riche en matières grasses. Après analyse des résultats regroupés, on a constaté que la variation moyenne de l’intervalle QTc (selon la formule de Fridericia, QTcF) était de -5 ms par suite de l’administration de la dose recommandée pour l’emploi clinique. On a également observé une diminution de l’intervalle QTcF (-3 ms) chez un faible nombre de sujets (n = 16) qui ont reçu le placebo. La variation moyenne maximale de l’intervalle QTcF par rapport à la valeur initiale (rajustée en fonction du placebo) était < 0 ms (-8 ms). On n’a noté ni intervalle QTcF ≥ 500 ms ni allongement ≥ 60 ms du même intervalle, par rapport à la valeur initiale, chez les personnes traitées avec le posaconazole.
Pharmacocinétique (voir 10 PHARMACOLOGIE CLINIQUE)
En général, les résultats pharmacocinétiques obtenus dans le cadre du programme d’études cliniques, tant chez les volontaires sains que chez les patients, étaient cohérents, en ce sens que le posaconazole était absorbé et éliminé lentement et avait un volume de distribution élevé.
La solution de posaconazole pour injection présente un profil pharmacocinétique proportionnel à la dose après l’administration d’une seule dose allant de 200 à 300 mg chez des volontaires sains.
L’exposition mesurée à la suite de l’administration de doses multiples de comprimés à libération retardée de posaconazole (200 ou 300 mg) 1 f.p.j. était 1,3 fois plus élevée chez les volontaires sains que chez les patients.
L’exposition au posaconazole à la suite de l’administration de 400 mg 2 f.p.j. de la suspension orale était ~ 3 fois plus élevée chez les volontaires sains que chez les patients, sans qu’on constate une hausse de toxicité aux concentrations supérieures.
Populations et états pathologiques particuliers
Enfants
L’innocuité et l’efficacité de la solution pour injection POSANOL® chez les enfants âgés de moins de 18 ans n’ont pas été établies. La solution pour injection POSANOL® ne doit pas être utilisée chez les enfants en raison des préoccupations soulevées par les études d’innocuité précliniques.
L’utilisation du comprimé à libération retardée de posaconazole chez les patients de 13 à 17 ans est soutenue par des études adéquates et bien contrôlées sur l’administration de la suspension orale de posaconazole chez les adultes.
Suivant l’administration en doses fractionnées de 800 mg par jour de la suspension orale de posaconazole pour le traitement des IFI, la moyenne des concentrations plasmatiques minimales chez 12 patients âgés de 8 à 17 ans (776 ng/mL) était comparable à celle observée chez les 194 patients âgés de 18 à 64 ans (817 ng/mL). Il n’existe pas de données pharmacocinétiques concernant des enfants âgés de moins de 8 ans. De la même façon, lors des études portant sur le traitement préventif, la Cmoy de posaconazole à l’état d’équilibre était comparable chez les 10 adolescents (de 13 à 17 ans) et chez les adultes (âgés d’au moins 18 ans).
Personnes âgées
Des 279 patients traités avec la solution pour injection POSANOL®, 52 (19 %) avaient plus de 65 ans. Les caractéristiques pharmacocinétiques de la solution pour injection POSANOL® sont comparables chez les sujets jeunes et les sujets âgés. Aucune différence globale quant à l’innocuité du produit n’a été mise en évidence entre les patients âgés et les patients plus jeunes; par conséquent, aucun ajustement posologique de la solution pour injection POSANOL® n’est recommandé chez les patients âgés.
Des 230 patients traités avec le comprimé à libération retardée de posaconazole, 38 (17 %) avaient plus de 65 ans. Les caractéristiques pharmacocinétiques du comprimé à libération retardée de posaconazole sont comparables chez les sujets jeunes et les sujets âgés. Aucune différence globale quant à l’innocuité du produit n’a été mise en évidence entre les patients âgés et les patients plus jeunes; par conséquent, aucun ajustement posologique n’est recommandé chez les patients âgés.
On a constaté une hausse de la Cmax (de 26 %) et de l’ASC (de 29 %) chez les personnes âgées (24 sujets de 65 ans ou plus) recevant la suspension orale de posaconazole, par rapport aux sujets plus jeunes (24 sujets de 18 à 45 ans). Toutefois, dans le cadre d’une analyse pharmacocinétique de diverses populations (étude P01899), l’âge n’a eu aucun effet sur la pharmacocinétique de la suspension orale de posaconazole. De plus, lors des études sur l’efficacité, le profil d’innocuité de la suspension orale de posaconazole était similaire chez les jeunes et les personnes âgées. Il n’y a donc pas lieu de modifier la posologie en fonction de l’âge.
Sexe
La pharmacocinétique du posaconazole est comparable chez l’homme et chez la femme. Il n’y a donc pas lieu de modifier la posologie en fonction du sexe.
Origine ethnique
Les données sur l’utilisation des comprimés à libération retardée de posaconazole chez les différentes races sont insuffisantes. Les résultats d’une étude portant sur l’administration de doses multiples à des volontaires sains (n = 56) n’ont mis en évidence qu’une légère diminution (16 %) de l’ASC et de la Cmax de la suspension orale de posaconazole chez les Noirs, comparativement aux Blancs; en conséquence, il n’y a pas lieu de modifier la posologie en fonction de la race.
Obésité
La modélisation des paramètres pharmacocinétiques du posaconazole porte à croire que les patients dont le poids est supérieur à 120 kg pourraient présenter une exposition plasmatique moindre au posaconazole. Par conséquent, un suivi étroit de ces patients est recommandé afin de déceler l’apparition d’une infection fongique perthérapeutique.
Insuffisance hépatique
Chez un faible nombre d’insuffisants hépatiques (n = 12) ayant participé aux études (classe Child-Pugh A, B ou C), les Cmax diminuaient généralement avec la gravité du dysfonctionnement hépatique (545, 414 et 347 ng/mL pour les formes légère, modérée et sévère, respectivement), même si les valeurs de la Cmax (moyenne : 508 ng/mL) chez les sujets présentant une fonction hépatique normale correspondaient à celles observées lors des études portant sur des volontaires sains. De plus, une hausse de la demi-vie a été corrélée à une diminution de la fonction hépatique (26,6; 35,3 et 46,1 heures pour les formes légère, modérée et sévère, respectivement), puisque la demi-vie était plus longue dans tous les groupes que chez les sujets présentant une fonction hépatique normale (22,1 heures). Compte tenu des données pharmacocinétiques restreintes dont nous disposons chez les insuffisants hépatiques, il est impossible de recommander quelque ajustement posologique que ce soit.
Des recommandations similaires s’appliquent aux comprimés à libération retardée de posaconazole; aucune étude spécifique n’a toutefois été effectuée sur les comprimés à libération retardée de posaconazole.
Insuffisance rénale
À la suite de l’administration d’une dose unique, aucune incidence de l’insuffisance rénale légère ou modérée (n = 18, DFG ≥ 20 mL/min/1,73 m2) sur la pharmacocinétique du posaconazole n’a été notée; par conséquent, aucun ajustement posologique n’est nécessaire. Chez les sujets atteints d’insuffisance rénale sévère (n = 6, DFG < 20 mL/min/1,73 m2), l’exposition au posaconazole était très variable (CV de 96 %), par comparaison à l’exposition au médicament dans les autres sous-groupes d’insuffisants rénaux (CV < 40 %). Toutefois, comme le posaconazole est très peu éliminé par voie rénale, l’insuffisance rénale sévère est peu susceptible d’influer sur la pharmacocinétique du posaconazole, et aucun ajustement posologique n’est recommandé. Le posaconazole n’est pas éliminé par l’hémodialyse. Vu la variabilité de l’exposition, il faut surveiller la survenue d’infections fongiques perthérapeutiques chez les patients présentant une insuffisance rénale sévère.
Des recommandations similaires s’appliquent aux comprimés à libération retardée de posaconazole; aucune étude spécifique n’a toutefois été effectuée sur les comprimés à libération retardée de posaconazole.
Pharmacologie animale
Solution de posaconazole pour injection
Dans une étude non clinique utilisant l’administration de posaconazole par voie IV chez de très jeunes chiens (ayant reçu des doses de l’âge de 2 à 8 semaines), on a observé une augmentation de la fréquence de l’augmentation de la taille des ventricules cérébraux chez les animaux traités par rapport aux animaux témoins parallèles. Aucune différence quant à la fréquence de l’augmentation de la taille des ventricules cérébraux n’a été observée entre les animaux témoins et les animaux traités après la période subséquente de 5 mois sans traitement. Aucune anomalie neurologique, comportementale ou congénitale n’a été associée à ce résultat; on n’a constaté aucun résultat similaire au niveau du cerveau chez les jeunes chiens ayant reçu du posaconazole par voie orale (de l’âge de 4 jours à 9 mois). La portée clinique de ce résultat est inconnue; il n’est donc pas recommandé d’utiliser la solution de posaconazole pour injection chez les patients de moins de 18 ans.
Traitement avec le posaconazole par voie orale – L’administration orale d’une seule dose de 30 mg/kg de posaconazole n’a eu aucune incidence sur les paramètres fonctionnels cardiovasculaires, gastro-intestinaux, comportementaux, neurologiques ou neuro-végétatifs chez le rat. Par ailleurs, l’administration IV d’une seule dose de 30 ou 60 mg/kg d’une préparation lipidique de posaconazole (bolus) n’a pas entraîné de modification de la fréquence respiratoire, du volume respiratoire ou du débit-volume, pas plus que de variations comportementales, neurologiques ou neuro-végétatives, par rapport à l’administration du véhicule seulement. Une dose unique de 3 ou de 10 mg/kg n’a pas eu d’incidence sur la fonction rénale.
On a évalué les effets in vitro du posaconazole sur la repolarisation ventriculaire en mesurant le potentiel d’action et le courant d’un canal hERG recombinant. Dans des fibres de Purkinje isolées du cœur d’un chien, l’exposition à des concentrations de 25 ng/mL (36 nM), 69 ng/mL (98 nM) et 365 ng/mL (521 nM) de posaconazole a produit une hausse légère (< 10 %) mais statistiquement significative de la durée du potentiel d’action, à des repolarisations de 60 % (DPA60) et/ou de 90 % (DPA90). Dans des cellules de souris L-929 ayant été l’objet d’une transfection stable de la sous-unité α humaine (gène hERG) à l’origine du courant potassique rapide (IKr), une concentration de 770 ng/mL (1,1 mcM) de posaconazole a diminué le courant hERG de 7 %. Rendant compte de la fixation aux protéines, la concentration du médicament mesurée dans le cadre de l’étude du hERG s’est avérée 18 fois plus élevée que la Cmax du posaconazole libre chez les volontaires sains. Les changements d’amplitude notés dans le canal hERG recombinant et les fibres de Purkinje isolées risqueraient fort peu de causer un allongement de l’intervalle QT in vivo.
Chez le rat, une dose de 90 mg/kg de posaconazole administrée par voie orale a été associée à une hausse minime de la tension artérielle systolique (de l’ordre de 13 à 23 mmHg) et de la tension moyenne (de 10 à 19 mmHg) après 4 semaines d’administration. Aucune variation de la fréquence cardiaque n’a été observée. Après quatre semaines, on a noté chez les rats qui avaient reçu du posaconazole une diminution du diamètre intraventriculaire systolique et une augmentation de la fraction de raccourcissement, ce qui pourrait dénoter une hausse de la contractilité cardiaque. Toutefois, ces phénomènes n’ont été accompagnés d’aucune hausse du volume d’éjection systolique. Aucun autre paramètre échocardiographique de la fonction cardiaque n’a été modifié par le posaconazole.
On a évalué les paramètres cardiovasculaires chez le singe dans le cadre de deux études de pharmacologie sur l’innocuité, au moyen de la préparation lipidique de posaconazole pour administration IV. On n’a observé aucun effet imputable au posaconazole sur la fréquence cardiaque, la tension artérielle, les intervalles électrocardiographiques (RR, PR, QRS, QT et QTc) ni sur la morphologie ou le rythme du tracé électrocardiographique après 7 jours d’administration de doses pouvant atteindre 40 mg/kg. La plus faible des valeurs de l’ASC (0-24 heures) moyenne a été observée au jour 1 et s’établissait à 141 mcg•h/mL, ce qui équivaut à 2,4 fois une exposition (ASC) de 59 mcg•h/mL chez l’humain. L’absence d’effet de l’administration intraveineuse de 40 mg/kg de posaconazole à des singes conscients sur les intervalles QT ou QTc témoigne de la faible probabilité que le posaconazole produise un allongement de ces intervalles.
15 MICROBIOLOGIE
Le posaconazole est un puissant inhibiteur du lanostérol 14α-déméthylase, enzyme qui catalyse une étape importante de la synthèse de l’ergostérol. En conséquence, le posaconazole fait preuve d’une activité antifongique contre un large spectre de levures et de moisissures, y compris des espèces des genres Candida (notamment des isolats de C. albicans résistant au fluconazole, au voriconazole et à l’itraconazole, C. krusei et C. glabrata – qui sont intrinsèquement moins sensibles au fluconazole –, et C. lusitaniae, qui est intrinsèquement moins sensible à l’amphotéricine B) et Aspergillus (notamment les isolats résistant au fluconazole, au voriconazole, à l’itraconazole et à l’amphotéricine B), ainsi que contre des organismes qui n’étaient pas auparavant considérés comme sensibles aux dérivés azolés, comme les zygomycètes (p. ex., espèces des genres Absidia, Mucor, Rhizopus et Rhizomucor). In vitro, le posaconazole a fait preuve d’une activité fongicide contre les espèces d’Aspergillus, des champignons dimorphes (Blastomyces dermatitidis, Histoplasma capsulatum, Penicillium marneffei et Coccidioides immitis) et certaines espèces de Candida. Dans des modèles d’infection chez des animaux, le posaconazole s’est révélé actif contre une vaste gamme d’infections fongiques causées par des moisissures ou des levures. Toutefois, on n’a dégagé aucune corrélation constante entre la concentration minimale inhibitrice (CMI) et l’efficacité de l’agent.
In vitro et contre les infections cliniques, le posaconazole s’est montré efficace contre les microorganismes suivants (voir 1 INDICATIONS) : espèces du genre Aspergillus (A. fumigatus, A. flavus, A. terreus, A. nidulans, A. niger, A. ustus,
A. ochraceus), espèces du genre Candida (C. albicans, C. glabrata, C. krusei, C. parapsilosis), Coccidioides immitis, Fonsecaea pedrosoi, Pseudallescheria boydii et espèces des genres Exophiala, Fusarium, Rhizomucor, Mucor et Rhizopus.
Il existe des données d’études in vitro (présentées aux tableaux 24 et 25); cependant, ces résultats ne sont pas nécessairement corrélés à l’efficacité clinique. L’innocuité et l’efficacité du posaconazole dans le traitement des infections cliniques causées par ces microorganismes n’ont pas été établies lors des études cliniques.
Les CMI90 du posaconazole pour les souches de moisissures étudiées sont résumées au tableau 29.
Tableau 29 – CMI90 pour les souches de moisissures étudiées
| Agent pathogène | CMI90a (mcg/mL) | Agent pathogène | CMI90a (mcg/mL) | Agent pathogène | CMI90a (mcg/mL) |
| Absidia coerulea | (2,0)b | Curvularia sp. | (0,031-0,125) | Phialophora verrucosa | (0,5-4,0) |
| Absidia corymbifera | 2,0 | Epidermophyton floccosum | 0,125 | Pseudallescheria boydii | 2,0 |
| Absidia glauca | (2,0) | Exophiala dermatidis | (0,125) | Ramichloridium obovoideum | (0,031-0,063) |
Absidia pseudocylindrospora | (16,0) | Exophiala jeanselmei | 0,5 | Rhizomucor miehei | (0,016) |
| Absidia repens | (4,0) | Exophiala moniliae | (0,016) | Rhizomucor pusillus | (0,031-0,25) |
| Absidia sp. | (0,031-0,5) | Exserohilum rostratum | (0,063-0,25) | Rhizomucor sp. | (0,016) |
| Alternaria alternata | (0,016-4,0) | Fonsecaea pedrosoi | 0,5 | Rhizopus arrhizus | (0,5-32,0) |
| Alternaria sp. | 0,25 | Fusarium dimerum | (1,0-4,0) | Rhizopus microsporus | 16,0 |
| Apophysomyces sp. | (0,031-4,0) | Fusarium moniliforme | 2,0 | Rhizopus microsporus v chinensis | (16,0) |
| Aspergillus candidus | (0,031-0,063) | Fusarium oxysporum | 16,0 | Rhizopus microsporus v oligosporus | (16,0) |
| Aspergillus flavus | 1,0 | Fusarium proliferatum | (0,5-8,0) | Rhizopus oryzae | 4,0 |
| Aspergillus fumigatus | 0,5 | Fusarium solani | 128,0 | Rhizopus schipperae | (1,0-8,0) |
| Aspergillus glaucus | (0,063-16,0) | Fusarium sp. | 16,0 | Rhizopus sp. | 4,0 |
| Aspergillus nidulans | 0,25 | Geotrichum candidum | (0,125) | Rhizopus stolonifer | (2,0-16,0) |
| Aspergillus niger | 0,5 | Geotrichum sp. | (0,25-32,0) | Saksenaea vasiformis | (0,016-2,0) |
| Aspergillus ochraceus | (0,063-0,125) | Histoplasma capsulatum | 0,5 | Scedosporium apiospermum | 2,0 |
| Aspergillus oryzae | (0,25) | Microsporum audouinii | (0,25) | Scedosporium prolificans | 32,0 |
| Aspergillus sydowii | 0,5 | Microsporum canis | 0,5 | Schizophyllum commune | (0,125-0,25) |
| Aspergillus terreus | 0,25 | Microsporum fulvum | (0,5) | Scopulariopsis brevicaulis | 8,0 |
| Aspergillus ustus | 16,0 | Microsporum gypseum | (0,008-0,5) | Scytalidium dimidiatum | (0,5) |
| Aspergillus versicolor | 2,0 | Microsporum persicolor | (0,25) | Sporothrix schenckii | 2,0 |
| Agent pathogène | CMI90a (mcg/mL) | Agent pathogène | CMI90a (mcg/mL) | Agent pathogène | CMI90a (mcg/mL) |
| Bipolaris hawaiiensis | (0,016) | Mucor circinelloides | 16,0 | Trichoderma sp. | (1,0) |
| Bipolaris spicifera | (0,016-0,125) | Mucor hiemalis | 32,0 | Trichophyton krajdenii | (0,063) |
| Bipolaris sp. | (0,125-1,0) | Mucor mucedo | (2,0) | Trichophyton mentagrophytes | 0,125 |
| Bjerkandera adusta | 0,25 | Mucor racemosus | (0,008-1,0) | Trichophyton raubitschekii | (0,25) |
| Blastomyces dermatitidis | 0,5 | Mucor ramosissimus | (0,125-0,5) | Trichophyton rubrum | 0,25 |
| Cladophialophora bantiana | (0,031-0,5) | Mucor rouxii | (1,0-32,0) | Trichophyton soudanense | (0,5) |
| Cladophialophora carionii | 0,5 | Mucor sp. | 16,0 | Trichophyton sp. | 0,063 |
| Coccidioides immitis | 0,5 | Paecilomyces lilacinus | 2,0 | Trichophyton terrestre | (0,125) |
| Cunninghamella bertholletiae | (0,5-16,0) | Paecilomyces sp. | 0,5 | Trichophyton tonsurans | 0,125 |
| Cunninghamella blakesleeana | (16,0) | Paecilomyces variotii | (0,016-0,063) | Trichophyton verrucosum | (0,5) |
| Cunninghamella echinulata | (4,0-16,0) | Paracoccidioides brasiliensis | 0,125 | Tritirachium sp. | (1,0-16,0) |
| Cunninghamella elegans | (16,0) | Penicillium marneffei | 0,016 | Ulocladium sp. | (0,25) |
| Cunninghamella sp. | 2,0 | Penicillium sp. | 1,0 | Wangiella dermatitidis | (0,063-0,125) |
| Curvularia lunata | (0,016-0,25) | Phialophora sp. | (0,125-32,0) | ||
a Concentration minimale inhibitrice, qui inhibe la croissance de 90 % des souches étudiées b Pour les cas où le nombre de souches étudiées était < 10, l’intervalle de CMI est indiqué entre parenthèses.
Les CMI90 du posaconazole pour les souches de levures étudiées sont résumées au tableau 30.
Tableau 30 – CMI90 pour les souches de levures étudiées
| Agent pathogène | CMI90a (mcg/mL) | Agent pathogène | CMI90a (mcg/mL) | Agent pathogène | CMI90a (mcg/mL) |
| Blastoschizomyces capitatus | (0,016-1,0)b | Candida pseudotropicalis | (0,002-0,063) | Malassezia pachydermatis | (0,125) |
| Candida albicans | 0,25 | Candida pulcherrima | (0,063) | Malassezia restricta | (0,031) |
| Candida beigelii | (0,008-1,0) | Candida rugosa | 0,25 | Malassezia slooffiae | (0,031) |
| Candida colluculosa | (0,031-1,0) | Candida sake | (0,5-16,0) | Malassezia sympodialis | (0,031-0,063) |
| Candida dubliniensis | 0,25 | Candida sphaerica | (0,25) | Pichia anomala | 1,0 |
| Candida famata | 0,5 | Candida stellatoidea | (0,004-0,25) | Pichia etchellsii | (0,125) |
| Candida glabrata | 2,0 | Candida tropicalis | 0,25 | Pichia ohmeri | (0,016) |
| Candida guilliermondii | 0,5 | Candida utilis | (2,0) | Rhodotorula glutinis | (0,5) |
| Candida holmii | (0,25) | Candida zeylanoides | (0,008-0,25) | Rhodotorula mucilaginosa | (1,0-2,0) |
| Candida inconspicua | 4,0 | Cryptococcus humicolus | (0,125-0,25) | Rhodotorula rubra | (0,25-128,0) |
| Candida intermedia | (0,125) | Cryptococcus laurentii | (0,008-0,5) | Rhodotorula sp. | 8,0 |
| Agent pathogène | CMI90a (mcg/mL) | Agent pathogène | CMI90a (mcg/mL) | Agent pathogène | CMI90a (mcg/mL) |
| Candida kefyr | 0,25 | Cryptococcus luteolus | (0,063) | Saccharomyces cerevisiae | 1,0 |
| Candida krusei | 1,0 | Cryptococcus neoformans | 0,25 | Trichosporon asahii | 0,5 |
| Candida lambica | (0,016-0,25) | Cryptococcus sp. | (0,25) | Trichosporon beigelii | 1,0 |
| Candida lipolytica | 1,0 | Dekkera bruxellensis | (0,25) | Trichosporon capitatum | (0,125) |
| Candida lusitaniae | 0,125 | Kluyveromyces marxianus | (0,063-0,25) | Trichosporon cutaneum | (0,063-0,125) |
| Candida maris | (0,063-0,125) | Malassezia dermatis | (0,031-0,5) | Trichosporon inkin | (0,063-0,5) |
| Candida melibiosica | (0,125) | Malassezia furfur | 0,063 | Trichosporon mucoides | 16,0 |
| Candida norvegensis | (0,125) | Malassezia globosa | 0,031 | Trichosporon sp. | (0,5-1,0) |
| Candida parapsilosis | 0,125 | Malassezia obtusa | (0,031) | Yarrowia lipolytica | (0,016-1,0) |
| Candida pelliculosa | 2,0 | ||||
a Concentration minimale inhibitrice, qui inhibe la croissance de 90 % des souches étudiées
b Pour les cas où le nombre de souches étudiées était < 10, l’intervalle de CMI est indiqué entre parenthèses.
Avant le traitement, il convient de faire des prélèvements en vue de cultures fongiques et d’autres analyses de laboratoire pertinentes (d’histopathologie, entre autres) pour isoler et identifier les organismes en cause. On peut instaurer le traitement avant de connaître les résultats des cultures et des autres analyses de laboratoire. Toutefois, sur réception des résultats, il faudrait ajuster le traitement antifongique en conséquence.
Pharmacorésistance
Il a été impossible de générer en laboratoire des souches de C. albicans résistant au posaconazole; des mutants spontanés d’Aspergillus fumigatus moins sensibles au posaconazole sont apparus en laboratoire à une fréquence de 1 x 10⁻⁸ à 1 x 10⁻⁹. Les isolats cliniques de Candida albicans et d’Aspergillus fumigatus présentant une sensibilité au posaconazole significativement diminuée sont rares. Dans les rares cas où la sensibilité était moindre, on n’a établi aucune corrélation claire entre ce phénomène et l’échec thérapeutique. Une réussite clinique a été obtenue chez des patients infectés par des organismes résistant aux autres dérivés azolés; ces observations sont corroborées par le fait que le posaconazole s’est révélé actif in vitro contre de nombreuses souches d’Aspergillus et de Candida s’étant montrées résistantes à d’autres dérivés azolés et/ou à l’amphotéricine B. Les concentrations critiques du posaconazole n’ont été établies pour aucun champignon.
Associations d’antifongiques
Lorsque des associations composées de posaconazole et d’amphotéricine B ou de caspofungine ont été étudiées in vitro et in vivo, on n’a observé que peu, voire pas, d’antagonisme entre les deux agents; on a parfois décrit un effet additif. On ignore la portée clinique de ces résultats.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
La valeur maximale d’une dose orale non létale de posaconazole s’est révélée supérieure à 1 500 mg/kg chez la souris, à 4 000 mg/kg chez le rat et à 2 000 mg/kg chez le chien.
Toxicité à long terme
Des études portant sur la toxicité de l’administration répétée de posaconazole ont été effectuées chez des souris pendant une période pouvant atteindre trois mois, chez des rats pendant une période pouvant atteindre six mois, et chez des chiens et des singes pendant une période pouvant atteindre un an.
Le posaconazole a plusieurs effets toxiques que l’on retrouve chez d’autres antifongiques de la classe des dérivés azolés : hyperplasie des glandes surrénales (chez la souris, le rat et le chien), phospholipidose des poumons et du tissu lymphoïde (chez toutes les espèces), coagulation intravasculaire diffuse (chez le chien seulement), perte de densité osseuse/fractures (chez le rat seulement), adénomes hépatocellulaires (chez la souris seulement), indices de l’interruption de la stéroïdogenèse et fœtotoxicité (chez le rat et le lapin). Parmi les autres résultats non obtenus avec les autres antifongiques offerts sur le marché, on compte la phospholipidose neuronale chez le chien et une calciurie plus élevée chez le chien et le rat.
Lors d’une étude d’une durée de 12 mois comportant l’administration à des chiens de doses de posaconazole pouvant atteindre 30 mg/kg, la phospholipidose neuronale est apparue après environ trois mois d’administration; elle ne s’est pas aggravée au fil du temps, mais était toujours présente au bout de trois mois. On n’a observé aucune modification d’ordre neurologique ou dégénératif dans les neurones visés, pas plus que d’altérations fonctionnelles chez le chien. Chez des singes auxquels on a administré des doses quotidiennes de 180 mg/kg de posaconazole pendant 12 mois, aucune neurotoxicité ni aucun signe relevé par l’étude neuropathologique n’ont été imputés au posaconazole.
Tolérance locale
Les études visant à évaluer la tolérance locale du posaconazole n’ont mis en évidence qu’un faible risque de dermotoxicité aiguë et aucun pouvoir d’irritation ou de sensibilisation.
Études d’immunotoxicité
Une série d’études d’immunotoxicité réalisées chez la souris a permis de mettre au jour de minimes variations de la fonction immunitaire (diminution de la réponse des cellules productrices d’anticorps et augmentation de l’activité des cellules tueuses naturelles [NK]) ainsi que des populations de lymphocytes, de cellules NK et de monocytes dans le sang et/ou la rate des animaux ayant reçu 30 et 90 mg/kg, après 1 mois et 3 mois d’administration. La dose sans effet a été établie à 10 mg/kg pour ces changements. Lors de ces études, les variations des paramètres immunologiques se sont révélées minimes et réversibles; on peut en conclure que l’administration de posaconazole n’a eu aucun effet permanent sur la fonction immunitaire.
Cancérogénicité : Aucun néoplasme imputable au médicament n’a été observé chez les rats ou les souris traités avec le posaconazole pendant deux ans à des doses inférieures à la dose maximale tolérée. Au cours d’une étude de carcinogénicité de 2 ans, des rats ont reçu du posaconazole par voie orale en doses pouvant atteindre 20 mg/kg (femelles) ou 30 mg/kg (mâles). Ces doses correspondent à 3,9 ou à 3,5 fois l’exposition obtenue au moyen d’une posologie de 400 mg 2 f.p.j., respectivement, d’après l’ASC à l’état d’équilibre chez des volontaires sains ayant ingéré un repas riche en matières grasses (posologie de 400 mg 2 f.p.j.). Les souris, elles, ont reçu des doses pouvant atteindre 60 mg/kg/jour, soit 4,8 fois l’exposition obtenue au moyen d’une posologie de 400 mg 2 f.p.j.
Mutagénicité : Le posaconazole a fait l’objet de divers tests : mutagénicité bactérienne, mutation dans des lymphocytes humains de sang périphérique, des ovaires de hamster chinois et le micronoyau de moelle osseuse de la souris. Aucun pouvoir génotoxique n’a été mis en évidence.
Toxicologie pour la reproduction et le développement : Chez le rat mâle, on n’a noté aucun effet de doses élevées de posaconazole (pouvant atteindre 180 mg/kg) sur la fertilité. On n’en a pas non plus observé chez la femelle, à une dose pouvant atteindre 45 mg/kg.
Au cours d’une étude du développement embryofœtal chez le rat, on n’a observé aucun effet imputable au posaconazole pour ce qui est du taux de gravidité ainsi que du nombre de corps jaunes produits, d’implantations et de résorptions du fœtus. La dose de 27 mg/kg a été associée à des variations et à des malformations du squelette. Chez le rat, la dose dépourvue d’effet pour la mère et le fœtus s’est établie à 9 mg/kg.
Au cours d’une étude du développement embryofœtal chez le lapin comportant l’administration de doses de 20, 40 et 80 mg/kg, on n’a observé aucun effet imputable au posaconazole pour ce qui est du taux de gravidité ainsi que du nombre de corps jaunes produits et d’implantations. Les doses de 40 et de 80 mg/kg ont été associées à une augmentation de la fréquence de résorptions et de variations du squelette. Lors d’une étude du développement périnatal et postnatal comportant l’administration de doses de 6, 18 ou 36 mg/kg à des rats, on n’a observé aucun effet imputable au posaconazole sur les divers indices de développement physique et fonctionnel, ni sur les réponses comportementales, chez les ratons F1.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
Sans objet.