


Monographie de produit - Fluconazole Omega
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux |
| Infusion intraveineuse | 200 mg/100 mL, 400 mg/200 mL | Chlorure de sodium |
INDICATIONS ET UTILISATION CLINIQUE
FLUCONAZOLE OMEGA (fluconazole) est indiqué dans les cas suivants:
- Les candidoses buccales et œsophagiennes, ainsi que la méningite cryptococcique. Le fluconazole est également efficace pour traiter les candidoses profondes graves, y compris les candidoses urinaires, péritonéales et pulmonaires.
- La prévention des récurrences de méningite cryptococcique chez les patients atteints du syndrome d’immunodéficience acquise (SIDA).
Avant d’amorcer le traitement, on doit d’abord faire des prélèvements pour les cultures fongiques et autres analyses de laboratoire pertinentes (sérologie, histopathologie), afin d’isoler et d’identifier le microorganisme en cause. On peut amorcer le traitement avant l’obtention des résultats de cultures et des autres analyses de laboratoire. Cependant, une fois que l’on connaît les résultats, on doit modifier le traitement en conséquence.
Prophylaxie
Le fluconazole est indiqué également pour réduire la fréquence des candidoses chez les receveurs d’une greffe de moelle osseuse qui sont soumis à une chimiothérapie cytotoxique et/ou à une radiothérapie.
Gériatrie
Des patients âgés de 65 ans ou plus ont bien toléré le fluconazole.
Chez un petit nombre de patients âgés ayant reçu une greffe de moelle osseuse après un traitement prophylactique par le fluconazole, on a observé une fréquence plus élevée d’arrêt du traitement pour cause d’effets indésirables (4,3 %), comparativement à des patients plus jeunes (1,7 %).
Pédiatrie
Un essai comparatif mené sans insu après répartition aléatoire a démontré que le fluconazole est efficace pour les candidoses buccales chez les enfants de 6 mois à 13 ans.
À l’issue d’une étude non comparative menée chez des enfants atteints de mycoses profondes graves, le fluconazole s’est révélé efficace pour traiter la candidémie (10 patients sur 11 ont guéri) et la candidose disséminée (5 patients sur 6 ont guéri ou bénéficié d’une amélioration de leur état).
Le fluconazole s’est révélé efficace pour enrayer la méningite cryptococcique et la cryptococcose disséminée chez un groupe de 6 enfants traités dans le cadre d’un programme d’étude humanitaire portant sur le fluconazole pour le traitement des mycoses graves ou qui menacent la vie du malade. On ne dispose d’aucun renseignement quant à l’efficacité du fluconazole pour le traitement de fond de la méningite cryptococcique chez l’enfant.
En outre, le fait que le fluconazole soit indiqué chez l’adulte pour traiter la méningite cryptococcique, la candidose œsophagienne et la candidose profonde vient plaider en faveur de l’administration de cet antifongique aux enfants souffrant de ces mêmes affections; il y a également les études de pharmacocinétique menées chez l’enfant (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE) qui y sont favorables, car elles ont démontré la proportionnalité des doses indiquées pour les enfants avec celles pour les adultes (voir POSOLOGIE ET MODE D’ADMINISTRATION).
On a établi l’innocuité de fluconazole chez l’enfant après l’avoir administré à 577 enfants âgés de 1 jour à 17 ans qui ont reçu des doses variant entre 1 et 15 mg/kg/jour durant des périodes variant entre 1 et 1616 jours (voir EFFETS INDÉSIRABLES).
L’efficacité de fluconazole chez les nourrissons de moins de 6 mois n’a pas été démontré. Toutefois, on a traité sans problème un petit nombre de patients (29) dont l’âge variait entre 1 jour et 6 mois.
CONTRE-INDICATIONS
Fluconazole est contre-indiqué chez les malades qui se sont montrés hypersensibles au fluconazole ou aux excipients du médicament. On ne dispose d’aucune donnée concernant une hypersensibilité croisée entre le fluconazole et les autres antifongiques azolés. On devra donc faire preuve de prudence au moment de prescrire le fluconazole à des patients qui se sont montrés hypersensibles à d’autres dérivés azolés.
L’administration concomitante de terfénadine est contre-indiquée chez les patients recevant des doses multiples de 400 mg ou plus de fluconazole, d’après les résultats d’une étude sur les interactions avec des doses multiples (voir MISES EN GARDE ET PRÉCAUTIONS).
L’administration concomitante de cisapride est contre-indiquée chez les patients recevant du fluconazole (voir MISES EN GARDE ET PRÉCAUTIONS).
Prolongation de l’intervalle QT
Certains dérivés azolés, y compris le fluconazole, ont été associés à un allongement de l’intervalle QT noté à l’électrocardiogramme. Après la commercialisation du produit, des rapports ont fait état de cas très rares d’allongement de l’intervalle QT et de torsades de pointes chez des patients traités par le fluconazole. Ces rapports concernent des patients gravement malades qui présentaient de multiples facteurs de confusion, tels qu’une cardiopathie structurale, des anomalies électrolytiques et la prise concomitante de médicaments, lesquels auraient pu contribuer à la survenue de ce phénomène. Il faut faire preuve de prudence lorsqu’on administre le fluconazole à des patients prédisposés aux troubles du rythme cardiaque (voir MISES EN GARDE ET PRECAUTIONS, INTERACTIONS MÉDICAMENTEUSES, des médicaments pouvaient prolonger l’intervalle QTc et EFFETS INDÉSIRABLES).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Lésions hépatiques : On a associé le fluconazole à de rares cas d’hépatotoxicité grave, y compris des cas mortels, principalement chez des patients atteints d’une grave maladie sous-jacente. Dans les cas d’hépatotoxicité associée au fluconazole, on n’a pas mis en évidence de lien direct avec la dose quotidienne, la durée du traitement, le sexe ou l’âge du patient. Sauf exception, l’hépatotoxicité du fluconazole s’est révélée réversible avec l’arrêt du traitement. Les patients qui présentent des anomalies des résultats d’exploration de la fonction hépatique durant un traitement au fluconazole doivent donc faire l’objet d’une étroite surveillance pour déceler toute lésion hépatique grave dès son apparition. On doit interrompre l’administration de fluconazole dès l’apparition de tout signe ou symptôme d’atteinte hépatique attribuable au fluconazole.
- Anaphylaxie : On a rapporté de rares cas d’anaphylaxie.
- Atteintes cutanées : On a rapporté de rares cas d’atteinte cutanée exfoliative durant le traitement par le fluconazole. Chez les patients atteints d’une grave affection sous-jacente (principalement le sida et le cancer), ces atteintes n’ont eu une issue fatale qu’en de rares occasions. Par conséquent, les patients qui présentent une éruption cutanée au cours d’un traitement par le fluconazole doivent faire l’objet d’une étroite surveillance; on devra interrompre le traitement si les lésions évoluent.
Voir également la section INTERACTIONS MÉDICAMENTEUSES (Interactions médicamenteuses sérieuses)
Sensibilité/Résistance
On n’a pas étudié l’éventualité de l’apparition d’une résistance au fluconazole. Cependant, on a rapporté des cas de surinfection par des espèces du genre Candida autres qu’albicans, lesquelles sont reconnues insensibles au fluconazole (par ex. Candida krusei). En pareils cas, il peut être nécessaire d’administrer un autre antifongique.
Comme dans le cas des autres agents antimicrobiens administrés à titre prophylactique, la prudence dicte au corps médical de faire un usage judicieux de fluconazole en prophylaxie, compte tenu du risque théorique d’apparition de souches résistantes.
Populations particulières
Femmes enceintes
Chez la femme enceinte, on n’a pas encore mené d’études rigoureusement contrôlées. On a signalé des cas d’anomalies congénitales multiples chez des enfants dont les mères avaient reçu des doses élevées de fluconazole (400 à 800 mg/jour) pour le traitement de la coccidioïdomycose (une indication non autorisée). Dans tous les cas, l’exposition au fluconazole a commencé durant le premier trimestre de la grossesse et a duré au moins trois mois. Par conséquent, il n’est pas recommandé d’administrer le fluconazole à la femme enceinte, sauf si les bienfaits escomptés l’emportent sur les risques pour la mère et l’enfant.
Au cours de deux études, on a administré du fluconazole par la voie orale à des lapines gravides en phase d’organogenèse, à raison de 5, 10 et 20 mg/kg et de 5, 25 et 75 mg/kg, respectivement. Toutes les doses ont entraîné une altération du gain pondéral maternel et la dose de 75 mg/kg (environ 9,4 fois la dose maximale recommandée chez l’humain) a fait avorter des lapines. Cependant, on n’a décelé aucun effet défavorable sur les fœtus. Dans plusieurs études au cours desquelles des rates gravides ont reçu du fluconazole par voie orale au cours de l’organogenèse, on a observé une altération du gain pondéral maternel et une augmentation du poids du placenta à la dose de 25 mg/kg. Les doses de 5 et 10 mg/kg n’ont été associées à aucun effet chez les fœtus. Les doses de 25, 50 mg/kg et plus se sont associées à une hausse des anomalies anatomiques chez les fœtus (côte surnuméraire, dilatation du bassinet rénal) et à un retard de l’ossification. Les doses variant entre 80 et 320 mg/kg (environ 10 à 40 fois la dose maximale recommandée chez l’humain) ont entraîné une hausse du taux de mortalité des embryons chez les rats ainsi que des anomalies des fœtus, soit des malformations des côtes (côtes ondulées), des fentes palatines et une ossification cranio-faciale anormale. Ces effets s’expliqueraient par l’inhibition de la synthèse des œstrogènes chez la rate; ils pourraient résulter des effets connus d’une baisse du taux d’œstrogènes sur la grossesse, l’organogenèse et la parturition.
Administration durant l’allaitement
Le fluconazole passe dans le lait maternel à une concentration semblable à sa concentration plasmatique. L’administration de fluconazole à la femme qui allaite n’est donc pas recommandée.
Administration à la femme en âge de procréer
Puisqu’on ne connaît pas les effets tératogènes du fluconazole chez l’humain, les femmes qui prennent le fluconazole devraient employer une méthode contraceptive sûre (voir Administration durant la grossesse).
On a signalé des cas d’anomalies congénitales multiples chez des enfants dont les mères avaient reçu des doses élevées de fluconazole (400 à 800 mg/jour) pour le traitement de la coccidioïdomycose (une indication non autorisée). Dans tous les cas, l’exposition au fluconazole a commencé durant le premier trimestre de la grossesse et a duré au moins trois mois. Étant donné que, chez la femme enceinte, on n’a pas encore mené d’études rigoureusement contrôlées pour évaluer la possibilité de risque pour le fœtus, il n’est pas recommandé d’administrer le fluconazole à la femme enceinte, sauf si les bienfaits escomptés l’emportent sur les risques pour le fœtus.
Administration à l’enfant (naissance jusqu’à 16 ans)
Le fluconazole s’est révélé efficace pour enrayer la méningite cryptococcique et la cryptococcose disséminée chez un groupe de 6 enfants traités dans le cadre d’un programme d’étude humanitaire portant sur le fluconazole pour le traitement des mycoses graves ou qui menacent la vie du malade. On ne dispose d’aucun renseignement quant à l’efficacité du fluconazole pour le traitement de fond de la méningite cryptococcique chez l’enfant.
L’efficacité du fluconazole n’a pas été établie chez les nourrissons âgés de moins de 6 mois.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Lors d’essais cliniques menés chez plus de 4000 malades qui ont reçu le fluconazole pendant 7 jours ou plus, on a observé des effets indésirables dans 16 % des cas.
On a dû mettre fin au traitement chez 1,5 % des malades traités à cause des effets indésirables et chez 1,3 %, à cause d’anomalies des résultats d’analyses.
On a observé une plus grande fréquence d’effets indésirables chez les sujets infectés par le VIH (21 %) que chez les sujets non infectés (13 %); cependant, l’expression des effets indésirables du fluconazole s’est révélée comparable. La proportion de malades ayant abandonné le traitement à cause des effets indésirables a été similaire dans les 2 groupes (1,5 %).
Les effets indésirables les plus graves observés lors des essais cliniques avec le fluconazole ont été les suivants :
- 1. les atteintes cutanées exfoliatives
- 2. la nécrose hépatique
Étant donné que la plupart des patients souffraient d’une maladie sous-jacente grave (principalement de sida et de cancer), pour laquelle ils recevaient de nombreux médicaments pouvant exercer un effet hépatotoxique ou s’associant à une atteinte cutanée exfoliative, la relation de cause à effet entre ces réactions et le fluconazole n’est pas clairement établie. Deux cas de nécrose hépatique et un cas d’atteinte cutanée exfoliative (syndrome de Stevens-Johnson) ont eu une issue fatale (voir MISES EN GARDE ET PRÉCAUTIONS).
Effets indésirables du médicament signalés au cours des essais cliniques
Puisque les essais cliniques sont complétés sous des conditions très spécifiques, les taux d’effets adverses observés ne reflètent pas nécessairement les taux observés en pratique et les taux observés lors d’essais cliniques d’un autre médicament. L’information des effets adverses aux médicaments lors d’essais cliniques est utile afin d’identifier des effets adverses dus à une drogue et afin d’approximer les taux de ceux-ci.
La liste ci-dessous regroupe les effets indésirables reliés au traitement qui se sont manifestés à une fréquence de 1 % ou plus chez les 4048 sujets ayant reçu du fluconazole au cours des études cliniques d’une durée de 7 jours ou plus :
Systèmes nerveux central et périphérique : céphalées (1,9 %)
Peau et annexes cutanées : éruption cutanée (1,8 %)
Appareil digestif : douleurs abdominales (1,7 %), diarrhée (1,5 %), nausées (3,7 %) et vomissements (1,7 %).
Enfant :
Au cours d’essais cliniques de phase II et III menés aux États-Unis et en Europe, on a traité 577 jeunes patients âgés de 1 jour à 17 ans à l’aide de fluconazole à des doses allant jusqu’à 15 mg/kg/jour durant une période allant jusqu’à 1616 jours. On a observé des effets indésirables liés au traitement chez 13 % des enfants. Les vomissements (5,4 %), la douleur abdominale (2,8 %), les nausées (2,3 %) et la diarrhée (2,1 %) ont été les effets le plus souvent rapportés. On a mis fin au traitement chez 2,6 % des patients à cause de réactions défavorables et chez 1,0 %, à cause d’anomalies des résultats d’analyse de laboratoire.
Effets indésirables peu courants du médicament signalés au cours des essais cliniques
Les autres effets indésirables cliniques énumérés ci-dessous, qui sont regroupés en fonction de l’appareil ou le système en cause, se sont produits moins fréquemment (entre 0,2 % et < 1 %).
Peau et annexes cutanées : prurit
Appareil locomoteur : myalgie
Systèmes nerveux central et périphérique: convulsions, étourdissements, paresthésies, tremblements et vertiges
Système nerveux autonome : sécheresse de la bouche et hausse de la sudation
Psychisme : insomnie et somnolence
Appareil digestif : anorexie, constipation, dyspepsie et flatulence
Foie et voies biliaires : cholostase, lésion hépatocellulaire et ictère
Appareil sensoriel : dysgueusie
Hématopoïèse : anémie
Autres : fatigue, malaise, asthénie et fièvre
Réactions immunitaires : on a rapporté de rares cas d’anaphylaxie.
Anomalies dans les résultats hématologiques et biologiques
Fonction hépatique
On a observé une hausse d’importance clinique de la concentration des constantes biologiques suivantes: ASAT 1 %, ALAT 1,2 %, phosphatase alcaline 1,2 % et bilirubinémie totale 0,3 %. La hausse de la teneur en aminotransférases du plasma n’était fonction ni de l’âge du patient ni de la voie d’administration (voie orale ou intraveineuse). Cependant, on a observé qu’elle était supérieure chez les malades qui recevaient le fluconazole en concomitance avec un ou plusieurs des médicaments suivants : rifampicine, phénytoïne, isoniazide, acide valproïque ou un hypoglycémiant oral. De plus, on a constaté que les hausses d’importance clinique étaient plus fréquentes chez les patients 1) qui présentaient déjà une élévation de l’ASAT ou de l’ALAT supérieure à plus de 3 fois la limite supérieure de la normale (> 3 x l.s.n.) au moment de leur admission à l’étude (valeur initiale); 2) qui ont fait une hépatite à un moment ou l’autre au cours de l’étude et 3) chez ceux qui étaient alcooliques. La fréquence globale des hausses du taux sérique des transaminases jusqu’à des valeurs dépassant 8 fois la limite supérieure de la normale était d’environ 1 %, chez les patients traités par le fluconazole au cours des essais cliniques (Voir le tableau I).
Tableau I
| Constante biologiques | Nbre* de patients | % d’anomalies | % lié à la drogue | Nbre de patients | % d’anomalies | % lié à la drogue | ||||||||||||
| Valeur Initiale > 3X L.S.N. | Valeur Initiale > 3X L.S.N. | |||||||||||||||||
| ASAT | 53 | 9,4 | 3,8 | 3007 | 4,2 | 0,8 | ||||||||||||
| ALAT | 65 | 3,1 | 0,0 | 2874 | 4,8 | 1,0 | ||||||||||||
| Cas d’hépatite | Absence d’hépatite | |||||||||||||||||
| ASAT | 160 | 10,6 | 1,9 | 2900 | 3,9 | 0,8 | ||||||||||||
| ALAT | 140 | 11,4 | 2,1 | 2799 | 4,4 | 1,0 | ||||||||||||
| Alcoolisme | Absence d’alcoolisme | |||||||||||||||||
| ASAT | 42 | 9,5 | 2,4 | 3018 | 4,2 | 0,9 | ||||||||||||
| ALAT | 40 | 10,0 | 2,5 | 2899 | 4,7 | 1,0 | ||||||||||||
| Traitement au fluconazole i.v. | Aucun traitement au fluconazole i.v. | |||||||||||||||||
| ASAT | 144 | 5,6 | 1,4 | 2916 | 4,2 | 0,9 | ||||||||||||
| ALAT | 139 | 5,0 | 0,7 | 2800 | 4,7 | 1,0 | ||||||||||||
| Âgés de > 65 ans | Âgés de < 65 ans | |||||||||||||||||
| ASAT | 277 | 4,3 | 1,1 | 2783 | 4,3 | 0,9 | ||||||||||||
| ALAT | 258 | 3,9 | 1,2 | 2681 | 4,8 | 1,0 | ||||||||||||
* À NOTER : On a inclus dans ce tableau uniquement les patients chez qui on a déterminé les constantes biologiques avant l’étude et au cours du traitement.
Fonction rénale
On a observé une hausse d’importance clinique des constantes biologiques suivantes chez les patients : azote uréique sanguin (0,4 %) et créatininémie (0,3 %).
Hématologie
On a observé des écarts d’importance clinique par rapport aux valeurs initiales de certaines constantes sanguines qui pourraient être reliés au fluconazole chez les patients dans les proportions suivantes : hémoglobinémie (0,5 %), numération leucocytaire (0,5 %) et numération plaquettaire (0,6 %).
Données obtenues après la commercialisation
De plus, les effets indésirables énumérés ci-dessous se sont produits dans des conditions où la relation de cause à effet est incertaine (par ex. essais sans insu, ou durant la période post-commercialisation) :
Système cardiovasculaire : allongement de l’intervalle QT et torsades de pointes (voir PRÉCAUTIONS – Allongement de l’intervalle QT).
Systèmes nerveux central et périphérique : crises convulsives.
Peau et annexes cutanées : alopécie, atteintes cutanées exfoliatives y compris le syndrome de Stevens-Johnson et l’épidermolyse nécrosante suraiguë (voir MISES EN GARDE ET PRÉCAUTIONS).
Systèmes hématopoïétique et lymphatique : leucopénie, y compris la neutropénie et l’agranulocytose, et thrombopénie.
Système immunitaire : anaphylaxie, y compris l’angio-œdème, l’œdème du visage, un prurit et l’urticaire.
Foie et voies biliaires : défaillance hépatique et hépatite (voir MISES EN GARDE ET PRÉCAUTIONS).
Métabolisme : hypercholestérolémie, hypertriglycéridémie et hypokaliémie.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Interactions médicamenteuses importantes
- Médicaments entraînant l’allongement de l’intervalle QTc :
L’administration du fluconazole chez les patients prenant aussi des médicaments métabolisés par le cytochrome P450 peut s’associer à des hausses de la concentration plasmatique de ces médicaments. En l’absence de renseignements formels à ce sujet, on doit exercer une surveillance étroite lorsqu’on administre de tels médicaments en concomitance avec le fluconazole. L’emploi concomitant des médicaments énumérés ci-après avec le fluconazole est contre-indiqué. Les patients devraient être surveillés attentivement.
- Une hypoglycémie cliniquement significative peut être précipitée par l’utilisation de fluconazole avec des hypoglycémiants oraux; un décès a été reporté suite à une prise d’hypoglycémiants en association avec l’administration de fluconazole et de glyburide. Le fluconazole réduit le métabolisme du tolbutamide, du glyburide et du glipizide et augmente la concentration plasmatique de ces agents. Lorsque le fluconazole est administré de façon concomitante avec ces agents ou d’autres agents hypoglycémiants oraux sulfonylurée, la concentration sanguine de glucose doit être surveillée étroitement et la dose du composé sulfonylurée doit être ajustée telle que nécessaire. (Voir Hypoglycémiants oraux)
Des interactions médicamenteuses d’importance clinique ou potentiellement d’importance clinique ont été observées lorsque le fluconazole a été administré en concomitance avec les médicaments ou classe de médicaments suivants :
Benzodiazépines (à courte durée d’action)
L’administration de fluconazole à la suite de celle de midazolam par voie orale ou intraveineuse a entraîné une augmentation substantielle de la concentration de midazolam et de ses effets psychomoteurs. Cet effet sur le midazolam semble plus prononcé à la suite de l’administration orale que de l’administration intraveineuse de fluconazole. Si on entreprend un traitement concomitant par le fluconazole et une benzodiazépine à courte durée d’action, on doit envisager de réduire la dose de benzodiazépine et exercer une surveillance adéquate des patients.
Cimétidine
L’absorption du fluconazole pris par voie orale ne semble pas affectée par le pH gastrique. Chez 6 volontaires sains de sexe masculin, on a d’abord administré une dose orale unique de 100 mg de fluconazole seul; on a ensuite administré la même dose de fluconazole, mais 2 heures après une dose unique de 400 mg de cimétidine. Après l’administration de la cimétidine, on a noté une baisse significative de l’ASC (aire sous la courbe de la concentration plasmatique en fonction du temps) et de la Cmax du fluconazole. Dans le cas de l’ASC, la baisse moyenne ± l’E.T. était de 13 % ± 11 % (écart: -3,4 à -31 %) et dans le cas de la Cmax, elle était de 19 % ± 14 % (écart: -5 à -40 %). Toutefois, l’administration intraveineuse de 600 à 900 mg de cimétidine pendant une période de 4 heures (à partir d’une heure avant jusqu’à 3 heures après l’administration d’une dose orale unique de 200 mg de de fluconazole) n’a pas affecté la biodisponibilité ni la pharmacocinétique du fluconazole chez 24 volontaires sains de sexe masculin.
Anticoagulants coumariniques
Comparé à l’administration de la warfarine seule, il y a eu hausse significative du temps de prothrombine (aire sous la courbe du temps de prothrombine en fonction du temps) après l’administration d’une dose unique de warfarine (15 mg) à 13 volontaires sains de sexe masculin lors d’un essai clinique, après qu’ils eurent reçu du fluconazole, à raison d’une dose orale quotidienne de 200 mg, durant 14 jours. On a noté une augmentation moyenne ± l’E.T. du temps de prothrombine (aire sous la courbe du temps de prothrombine en fonction du temps) de 7 % ± 4 % (écart: -2 à 13 %). La moyenne est calculée selon les résultats obtenus chez 12 sujets, 1 des 13 volontaires ayant vu son temps de prothrombine doubler.
Comme avec d’autres antifongiques azolés, des saignements (ecchymoses, épistaxis, saignements gastro-intestinaux, hématurie et méléna), conjointement avec une augmentation du temps de prothrombine, ont été rapportés chez des patients ayant reçu du fluconazole et de la warfarine en concomitance.
Le temps de prothrombine peut augmenter chez les patients recevant du fluconazole en concomitance avec des anticoagulants coumariniques. On recommande donc de surveiller étroitement ce paramètre chez les patients recevant ces deux médicaments.
Cyclosporine
On a déterminé l’ASC et la Cmax de la cyclosporine avant et après l’administration quotidienne de 200 mg de fluconazole durant 14 jours chez 8 receveurs d’une greffe de rein qui étaient traités par la cyclosporine depuis au moins 6 mois et recevaient une dose stable de ce médicament depuis au moins 6 semaines. Après l’administration du fluconazole, il s’est produit une hausse significative de l’ASC, de la Cmax et de la Cmin (concentration sur une période de 24 heures) de la cyclosporine, de même qu’une baisse significative de sa clairance orale apparente. La hausse moyenne ± l’E.T. de l’ASC a été de 92 % ± 43 % écart: 18 à 147 %). La hausse Cmax a été de 60 % ± 48 % (écart: -5 à 133 %) et celle de la Cmin, de 157 % ± 96 % (écart: 33 à 360 %). La baisse de la clairance orale apparente a été de 45 % ± 15 % (écart: -15 % à -60 %). L’administration de fluconazole à raison de 100 mg par jour n’a pas affecté la pharmacocinétique de la cyclosporine chez des malades ayant reçu une greffe de moelle osseuse. Le fluconazole peut augmenter de façon significative les taux de cyclosporine chez les patients ayant reçu une greffe de rein, que leur fonction rénale soit altérée ou non. Il est donc recommandé de surveiller de près les concentrations de cyclosporine de même que la créatinémie chez les patients recevant ces deux médicaments.
Médicaments entraînant l’allongement de l’intervalle QTc
Astémizole: On n’a pas mené d’études formelles sur l’interaction de l’astémizole et du fluconazole. L’administration du fluconazole peut s’associer à des hausses de la concentration plasmatique de l’astémizole. Il faut donc faire preuve de prudence lorsqu’on administre conjointement le fluconazole et de l’astémizole, et surveiller les patients de près.
Cisapride: On a signalé des accidents cardiaques y compris des torsades de pointe chez des patients ayant reçu en concomitance du fluconazole et du cisapride. Selon les résultats d’une étude comparative, l’administration concomitante de 200 mg de fluconazole 1 fois par jour et de 20 mg de cisapride 4 fois par jour a entraîné une hausse notable de la concentration plasmatique du cisapride et un allongement de l’intervalle QTc. L’administration de cisapride est contre-indiquée chez les patients qui reçoivent du fluconazole (voir CONTRE-INDICATIONS).
Térfénadine: Des études sur les interactions médicamenteuses ont été menées à la suite de l’apparition de troubles graves du rythme cardiaque dus à l’allongement de l’intervalle QTc chez des patients recevant d’autres antifongiques azolés en concomitance avec de la térfénadine. Au cours d’une de ces études, 6 volontaires sains ont reçu 60 mg de térfénadine 2 fois par jour durant 15 jours. Une dose quotidienne de 200 mg de fluconazole du 9e au 15e jour a également été administrée. Le fluconazole n’a pas affecté la concentration plasmatique de la térfénadine. L’ASC du métabolite acide de la térfénadine a subi une hausse de 36 % ± 36 % (écart: 7 à 102 %), du 8e au 15e jour avec l’administration concomitante du fluconazole. Il n’y a eu aucun changement de la repolarisation cardiaque selon les mesures de l’intervalle QTc effectuées par la méthode de Holter. Cependant, une autre étude, au cours de laquelle on a administré des doses quotidiennes de 400 à 800 mg de fluconazole, a démontré que l’administration de doses de 400 mg par jour ou plus augmente significativement la concentration plasmatique de la térfénadine administrée en concomitance. Par conséquent, l’administration conjointe de térfénadine et de doses de 400 mg ou plus de fluconazole est contre-indiquée (voir CONTRE-INDICATIONS). Il faut surveiller de près les patients à qui on prescrit conjointement de la terfénadine et des doses multiples de fluconazole de moins de 400 mg/jour.
Hydrochlorothiazide
L’administration concomitante de fluconazole à raison d’une dose orale de 100 mg d’hydrochlorothiazide à raison de 50 mg, durant 10 jours, à 13 volontaires sains a entraîné une hausse significative de l’ASC et de la Cmax du fluconazole, comparée à l’administration de fluconazole seul. Les hausses moyennes ± l’E.T. de l’ASC et de la Cmax du fluconazole ont été de 45 % ± 31 % (écart: 19 à 114 %) et de 43 % ± 31 % (écart: 19 à 122 %) respectivement. Ces changements sont attribués à une baisse moyenne ± l’E.T. de la clairance rénale de 30 % ± 12 % (écart -10 à -50 %).
Contraceptifs oraux
À l’issue des études de pharmacodynamie, l’administration orale d’une seule dose ou de doses multiples de 50 mg de fluconazole a entraîné une hausse moyenne globale des paramètres pharmacocinétiques de l’éthinylœstradiol et du lévonorgestrel chez des femmes en santé chez qui un contraceptif oral était administré. Ainsi, à la dose quotidienne de 200 mg de fluconazole, les ASC de l’éthinylœstradiol et du lévonorgestrel ont augmenté de 40 % et de 24 %, respectivement.
Durant une période de 10 jours, 25 femmes en santé ont reçu des doses quotidiennes de 200 mg de fluconazole ou d’un placebo. Un intervalle de 1 mois séparait les 2 périodes de traitement; toutes les femmes ont reçu du fluconazole durant une période donnée et un placebo durant l’autre période. L’ordre des périodes d’administration du médicament ou du placebo était aléatoire. De plus, les femmes ont reçu une dose unique d’un contraceptif oral à base de lévonorgestrel et d’éthinylœstradiol le dernier jour de chaque période, c’est-à-dire le 10e jour. Après l’administration de 200 mg de fluconazole, la hausse moyenne de l’ASC du lévonorgestrel a été de 25 % (écart: -12 à 82 %), par rapport au placebo, tandis que la hausse moyenne de la même variable pour l’éthinylœstradiol a été de 38% (écart: -11 à 101 %) par rapport au placebo. La différence entre ces augmentations et les résultats enregistrés avec le placebo s’est révélée significative sur le plan statistique.
Hypoglycémiants oraux
Les effets du fluconazole sur la pharmacocinétique de trois sulfamides hypoglycémiants oraux, le tolbutamide, le glipizide et le glyburide, ont été évalués dans trois études comparatives avec placebo menées chez des volontaires sains. Tous les sujets ont reçu le sulfamide seul en dose unique, puis ils ont reçu une autre dose après l’administration de fluconazole, à raison de 100 mg par jour durant 7 jours. Dans ces trois études, 22 des 46 sujets ayant reçu fluconazole (47,8 %), et 9 des 22 sujets ayant reçu un placebo (40,1 %) ont souffert de symptômes d’hypoglycémie.
Tolbutamide : Chez 13 volontaires sains de sexe masculin, il s’est produit une hausse significative de l’ASC et de la Cmax du tolbutamide (dose unique de 500 mg) à la suite de l’administration du fluconazole. La hausse moyenne ± l’E.T. de l’ASC du tolbutamide a été de 26 % ± 9 % (écart: 12 à 39 %) et celle de la Cmax a été de 11 % ± 9 % (écart: -6 à 27 %).
Glipizide : L’ASC et la Cmax du glipizide (dose unique de 2,5 mg) ont augmenté de façon significative après l’administration du fluconazole à 13 volontaires sains de sexe masculin. Les hausses moyennes ± l’E.T. de l’ASC et de la Cmax ont été de 49 % ± 13 % (écart: 27 à 73 %) et de 19 % ± 23 % (écart : -11 à 79 %) respectivement.
Glyburide : L’ASC et la Cmax du glyburide (dose unique de 5 mg) ont augmenté de façon significative après l’administration du fluconazole à 20 volontaires sains de sexe masculin. Les hausses moyennes ± l’E.T. de l’ASC et de la Cmax ont été de 44 % ± 29 % (écart: -13 à 115 %) et de 19 % ± 19 % (écart: -23 à 62 %) respectivement. On a dû administrer du glucose par voie orale à 5 sujets ayant reçu du glyburide après 7 jours d’administration de fluconazole.
Phénytoïne
On a déterminé l’ASC de la phénytoïne après 4 jours d’administration de ce médicament (une dose orale quotidienne de 200 mg durant 3 jours, puis une dose intraveineuse unique de 250 mg), avec ou sans administration concomitante de fluconazole (une dose orale quotidienne de 200 mg durant 16 jours), chez 10 volontaires sains de sexe masculin. Il s’est produit une hausse significative moyenne ± l’E.T. de l’ASC de la phénytoïne de 88 % ± 68 % (écart: 16 à 247 %). À cause de l’élimination intrinsèquement non linéaire de la phénytoïne, on ne connaît pas l’importance de cette interaction en termes absolus.
Le fluconazole entraîne une augmentation de la concentration plasmique de la phénytoïne. Il est donc recommandé de surveiller attentivement cette dernière chez les patients recevant à la fois fluconazole et de la phénytoïne.
Rifabutine
On a rapporté l’existence d’une interaction entre le fluconazole et la rifabutine administrée conjointement, entraînant une augmentation de la concentration plasmatique de la rifabutine. On a signalé des cas d’uvéite chez des patients ayant reçu du fluconazole et de la rifabutine en concomitance. On doit donc surveiller étroitement les patients qui reçoivent à la fois de la rifabutine et du fluconazole.
Rifampine
On a administré une dose quotidienne de 600 mg de rifampine à 8 volontaires sains de sexe masculin durant 15 jours, puis on leur a donné une dose unique de 200 mg de fluconazole. On a alors observé une baisse significative de l’ASC du fluconazole et une hausse significative de sa clairance orale apparente. La baisse moyenne ± l’E.T. de l’ASC du fluconazole a été de 23 % ± 9 % (écart: -13 à -42 %). Sa clairance orale apparente a augmenté de 32 % ± 17 % (écart: 16 à 72 %). La demi-vie du fluconazole a subi une baisse, passant de 33,4 ± 4,4 heures à 26,8 ± 3,9 heures.
La rifampicine augmente la biotransformation du fluconazole administré conjointement. Selon la situation clinique, on doit donc envisager la possibilité d’avoir à augmenter la dose de fluconazole lorsqu’il est donné en concomitance avec de la rifampicine.
Tacrolimus
On a rapporté l’existence d’une interaction entre le fluconazole et la tacrolimus administré conjointement, entraînant une augmentation de la concentration plasmatique du tacrolimus. On a signalé des cas de néphrotoxicité chez des patients qui avaient reçu du fluconazole et du tacrolimus en concomitance. On doit donc surveiller étroitement les patients qui reçoivent à la fois du tacrolimus et du fluconazole.
Théophylline
On a déterminé la pharmacocinétique de la théophylline à partir de l’administration d’une dose intraveineuse unique d’aminophylline (6 mg/kg) avant et après l’administration d’une dose orale quotidienne de 200 mg de fluconazole durant 14 jours chez 16 volontaires sains de sexe masculin. On a observé une hausse significative de l’ASC, de la Cmax et de la demi-vie de la théophylline, accompagnée d’une baisse de la clairance. L’ASC moyenne ± l’E.T. a subi une hausse de 21 % ± 16 % (écart: -5 à 48 %). La hausse Cmax a été de l’ordre de 13 % ± 17 % (écart -13 à 40 %). La clairance de la théophylline a diminué de 16 % ± 11 % (écart: -32 à 5 %). La demi-vie de la théophylline est passée de 6,6 ± 1,7 heures à 7,9 ± 1,5 heures. Chez les patients qui reçoivent de fortes doses de théophylline ainsi que chez ceux qui risquent davantage de subir des effets toxiques en prenant de la théophylline, on recommande d’exercer une surveillance étroite, afin de déceler tout signe d’effet secondaire toxique de la théophylline au cours d’un traitement concomitant par fluconazole. En cas d’apparition de signes de toxicité, il est recommandé de modifier le traitement en conséquence.
Zidovudine
Les concentrations plasmatiques de la zidovudine ont été déterminées à deux occasions (avant et après l’administration d’une dose quotidienne de 200 mg de fluconazole durant 15 jours) chez 13 volontaires atteints du sida ou du para-sida (ARC), recevant une dose stable de zidovudine depuis au moins 2 semaines. Après l’administration du fluconazole, l’ASC de la zidovudine a subi une hausse significative moyenne ± l’E.T. de 20 % ± 32 % (écart: -27 à 104 %). Le rapport entre le métabolite (GZDV) et la substance mère a connu une baisse significative, passant de 7,6 ± 3,6 à 5,7 ± 2,2 après l’administration de fluconazole. On doit donc surveiller étroitement l’apparition d’effets indésirables reliés à la prise de zidovudine chez les patients recevant aussi du fluconazole.
Médicaments n’entraînant aucune interaction pharmacocinétique notable avec le fluconazole:
Antiacides
Administration de Maalox® (20 mL) à 14 volontaires sains de sexe masculin, immédiatement avant une dose unique de 100 mg de fluconazole, n’a pas eu d’effet sur l’absorption ni sur l’élimination de ce dernier.
Aucune étude sur les interactions avec des médicaments autres que ceux mentionnés ci-dessus n’a été menée. Cependant, de telles interactions peuvent se produire.
Interactions médicamenteuses
Les médicaments listés dans cette table sont basés sur des études ou des rapports de cas d’interactions médicamenteuses, ou de potentielles interactions dues à l’importance et la sévérité de l’interaction attendue (i.e. ceux mentionnées comme étant contre-indiqués).
Tableau II
Interactions médicament-médicament observes ou soupçonnés
| Nom | Référence | Effets | Commentaire clinique |
|---|---|---|---|
| Benzodiazépines (à courte durée d’action) | N/D | Augmentations importantes des concentrations de benzodiazépines et effets psychomoteurs. | Si un traitement par benzodiazépines concomitant, tel que midazolam ou triazolam, est nécessaire chez des patients traités par du fluconazole, il faut considérer diminuer la dose de benzodiazépines et surveiller étroitement les patients. |
| Cimétidine | EC | Diminution significative de l’ASC et du Cmax. | L’administration intraveineuse de cimétidine 600 mg à 900 mg sur une période de 4 heures (1 heure avant à 3 heures après une dose orale de fluconazole 200 mg) n’affecte pas la biodisponibilité ou la pharmacocinétique du fluconazole chez 24 volontaires de sexe masculin. |
| Anticoagulants de type coumarin | EC et PC | Augmentations significatives du temps de la prothrombine et des saignements. | Il est recommandé de faire un suivi attentif de la prothrombine chez des patients recevant le fluconazole et des anticoagulants de type coumarin. |
| Cyclosporine | EC | Augmentation significative de l’AUC, du Cmax et du Cmin de la cyclosporine. | Le fluconazole augmente significativement les concentrations e cyclosporine chez les patients ayant subi une transplantation rénale avec ou sans insuffisance rénale. Il est recommandé de faire un suivi des concentrations de cyclosporine et de créatinine sérique chez les patients recevant du fluconazole et de la cyclosporine. |
| Astémizole | T | Augmentation possible des concentrations sériques d’astémizole. | Les patients recevant de l’astémizole et du fluconazole devront être suivis attentivement. |
| Cisapride | RC | Atteintes cardiaques incluant des torsades de pointe. | Les traitements de cisapride sont contre-indiqués chez les patients recevant du fluconazole (voir CONTRE-INDICATIONS). |
| Terfénadine | EC | Dysrythmies cardiaques sérieuses. | L’administration concomitante de doses de fluconazole de 400 mg ou plus et de terfénadine est contre-indiquée (voir CONTRE-INDICATIONS). Il faut surveiller de près les patients à qui on prescrit conjointement de la terfénadine et des doses multiples de fluconazole de moins de 400 mg/jour. |
| Hydrochlorothiazide | EC | Augmentations | Ces changements sont attribués à une |
| Nom | Référence | Effets | Commentaire clinique |
|---|---|---|---|
| significatives de l’ASC et du Cmax du fluconazole. | réduction de la moyenne ± l’E.T. de la clairance rénale de 30 % ± 12 % (écart: -10 à -50 %). | ||
| Contraceptifs oraux | EC | Augmentation générale de l’ASC de l’éthinyl œstradiol et de la lévonorgestrel. | N/D |
| Tolbutamide | EC | Augmentations significatives de l’ASC et du Cmax de la tolbutamide. | Lorsque le fluconazole est administré de façon concomitante avec la tolbutamide ou d’autres agents hypoglycémiques oraux de sulfonylurée, le glucose sanguin doit être étroitement surveillé et la dose de sulfonylurée doit être ajustée si nécessaire. |
| Glipizide | EC | Augmentations significatives de l’ASC et du Cmax de la glipizide. | Lorsque le fluconazole est administré de façon concomitante avec la glipizide ou d’autres agents hypoglycémiques oraux de sulfonylurée, le glucose sanguin doit être étroitement surveillé et la dose de sulfonylurée doit être ajustée si nécessaire. |
| Glyburide | EC | Augmentations significatives de l’ASC et du Cmax de la glyburide. | Lorsque le fluconazole est administré de façon concomitante avec la glyburide ou d’autres agents hypoglycémiques oraux de sulfonylurée, le glucose sanguin doit être étroitement surveillé et la dose de sulfonylurée doit être ajustée si nécessaire. |
| Phénytoïne | EC | Augmentations significatives de l’ASC de la phénytoïne. | L’importance absolue de cette interaction est inconnue à cause de la disposition intrinsèque non-linéaire de la phénytoïne. Le fluconazole augmente la concentration plasmatique de la phénytoïne. Il est recommandé de suivre étroitement la concentration de phénytoïne chez les patients recevant du fluconazole concomitant. |
| Rifabutine | RC | Augmentations des concentrations sériques de la rifabutine, uvéite | Les patients recevant de la rifabutine et du fluconazole devraient être suivi étroitement. |
| Rifampicine | EC | Diminution significative de l’ASC du Fluconazole et diminution de la demi-vie du fluconazole | Augmentation du métabolisme du fluconazole administré de façon concomitante. Dépendamment des circonstances cliniques, il faut considérer augmenter la dose de |
| Nom | Référence | Effets | Commentaire clinique |
|---|---|---|---|
| fluconazole lorsque administré avec de la rifampicine. | |||
| Tacrolimus | RC | Augmentation des concentrations sériques de tacrolimus, néphrotoxicité | Les patients recevant du tacrolimus et du fluconazole de façon concomitante doivent être suivis étroitement. |
| Théophylline | EC | Augmentation significative de l’ASC, du Cmax et de la demi-vie de la théophylline avec une diminution correspondante de la clairance. | Les patients recevant un dose importante de théophylline ou sensibles à une toxicité de la théophylline doivent être observes afin de déceler les signes de toxicité de la théophylline lorsqu’ils reçoivent du fluconazole. La thérapie doit être modifiée de façon appropriée si des signes de toxicité se développent. |
| Zidovudine | EC | Augmentation significative de l’ASC de la zidovudine | Les patients recevant cette combinaison devront être surveillés en cas de développement d’effets adverse relies à la zidovudine. |
Légende: RC = Rapport de cas, EC = Essais cliniques, T = Théorique, PC = Post-commercialisation
Interactions médicament-nourriture
Aucune connue.
Interactions medicaments-herbes
Aucune connue.
Interactions de tests de laboratoire
Aucune connue.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
La dose quotidienne de fluconazole doit être choisie en fonction du micro-organisme en cause, de l’état du malade et de sa réponse au traitement. Le traitement doit être continué jusqu’à ce que les constantes biologiques et les signes cliniques indiquent que le mycose évolutive a disparu ou régressé. Un traitement trop court peut entraîner une récurrence de l’infection.
Posologie recommandée et ajustement de la dose
Adultes et enfants (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE)
Dose d’attaque
Le premier jour du traitement, l’administration d’une dose d’attaque équivalente à deux fois la dose quotidienne habituelle permet d’atteindre une concentration plasmatique près de l’état d’équilibre dès le deuxième jour. Chez les malades souffrant d’une infection aiguë, on recommande d’administrer, le premier jour, une dose d’attaque équivalente à deux fois la dose quotidienne; cependant, cette dose ne doit pas dépasser 400 mg chez l’adulte et 12 mg/kg chez l’enfant.
TABLEAU III
Tableau des équivalences posologiques
| Enfants | Adultes |
| 3 mg/kg | 100 mg |
| 6 mg/kg | 200 mg |
| 12 mg/kg* | 400 mg |
* Chez certains enfants plus âgés, le taux d’élimination peut être similaire à celui de l’adulte. On déconseille d’administrer des doses de plus de 600 mg/jour.
| Lignes directrices recommandées en matière de traitement |
Indication
| Chez l’adulte | Chez l’enfant | |
| Candidose buccale | 100 mg, 1 f.p.j., durant au moins 2 semaines afin de réduire les risques de rechute. | 3 mg/kg 1 f.p.j durant au moins 2 semaines afin de réduire les risques de rechute. |
| Candidose œsophagienne | De 100 mg à 200 mg, 1 f.p.j., durant un minimum de 3 semaines, dont 2 semaines au moins après la disparition des symptômes. | De 3 mg/kg to 6 mg/kg 1 f.p.j. durant un minimum de 3 semaines, dont 2 semaines au moins après la disparition des symptômes. |
Candidose profonde (Candidémie et conditions disséminées) | De 200 mg à 400 mg, 1 f.p.j., durant un minimum de 4 semaines, dont 2 semaines au moins après la disparition des symptômes. | Au cours d’un essai non comparative, sans insu, un petit nombre de patients ont été traités à raison de 6 à 12 mg/kg/jour. |
| Méningites cryptococciques | De 200 mg à 400 mg, 1 f.p.j. même si on ne connaît pas la durée exacte du traitement de la méningite cryptococcique, on recommande un traitement initial d’au moins 10 semaines. | De 6 à 12 mg/kg/jour. On recommande un traitement initial qui doit se prolonger durant 10 à 12 semaines après qu’on aura obtenu un résultat négatif à la culture du liquide céphalorachidien. |
| Prévention des récurrences de méningite cryptococcique chez les sidatiques | 200 mg, 1 f.p.j. | 6 mg/kg, 1 f.p.j. |
Chez le nouveau-né prématuré
L’administration de fluconazole chez des nouveau-nés se limite aux études de pharmacocinétique qui ont été menées chez des prématurés (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Compte tenu de la demi-vie prolongée de l’antifongique que l’on a observée chez ces prématurés (durée de la gestation de 26 à 29 semaines), on recommande d’administrer aux nouveau-nés prématurés âgés de 2 semaines ou moins la même dose (en mg/kg) que celle indiquée pour les enfants plus âgés, mais à intervalles de 72 heures. Après l’âge de 2 semaines, on peut passer à un intervalle de 24 heures.
Chez le nouveau-né
On ne dispose d’aucun renseignement sur la pharmacocinétique de fluconazole chez les nouveau-nés à terme.
Prophylaxie chez l’adulte
Pour prévenir la candidose chez les receveurs d’une greffe de moelle osseuse, la dose quotidienne recommandée pour le fluconazole est de 400 mg, une fois par jour. Dans le cas des patients chez qui on prévoit une granulopénie grave (moins de 500 granulocytes neutrophiles par mm3), on devrait amorcer le traitement prophylactique par le fluconazole plusieurs jours avant le début prévu de la neutropénie et le poursuivre durant 7 jours après que la numération des granulocytes neutrophiles a atteint plus de 1000 cellules par mm3.
Le fluconazole doit être administré par perfusion intraveineuse continue à un débit maximal d’environ 200 mg à l’heure.
Chez les personnes en dysfonction rénale
Chez l’adulte
Le fluconazole est éliminé principalement par la voie rénale, sous forme inchangée. Chez les malades en dysfonction rénale, on peut administrer une dose d’attaque variant entre 50 et 400 mg (chez l’enfant, voir ci-après). Après cette dose initiale, la dose quotidienne (d’après l’indication) doit correspondre au tableau suivant :
TABLEAU IV
Clairance de la créatinine (mL/min) > 50 21-50 (sans dialyse) 11-20 (sans dialyse) Hémodialyse périodique | Clairance de la creatinine (mL/s) > 0.83 0,35-0,83 (sans dialyse) 0,18-0,34 (sans dialyse) Hémodialyse périodique | Fraction de la dose recommandée 100 % 50 % 25 % 100 % après chaque séance |
Dans les cas où l’on ne connaît que la créatininémie, la formule suivante (d’après le sexe, le poids et l’âge du malade) devrait permettre d’estimer la clairance de la créatinine.
| Calcul de la clairance de la créatinine | |
| mL/min | mL/s |
Hommes: poids (kg) x (140 - âge) 72 x créatinémie (mg/100 mL) Femmes: 0.85 x la formule ci-dessus | Hommes: poids (kg) x (140 - âge) 50 x créatinémie (µmol/L) Femmes: 0.85 x la formule ci-dessus |
Chez l’enfant
Même si on n’a pas étudié la pharmacocinétique du fluconazole chez les enfants atteints d’une insuffisance rénale, on recommande en pareil cas de réduire la posologie dans les mêmes proportions que chez l’adulte. On peut se servir de la formule ci-dessous pour estimer la clairance de la créatinine chez l’enfant :
K x longueur ou taille (en cm)
créatininémie (en mg/100 mL)
(Où la constante K est égale à 0,55 chez les enfants âgés de plus de 1 an et à 0,45 chez les nouveau-nés.)
Administration
Comme pour tous produits médicamenteux parentéraux, les mélanges intraveineux doivent être inspectés visuellement pour s’assurer de la limpidité, de l’absence de particules et d’une décoloration, ainsi que l’absence d’un précipité et d’une fuite avant l’administration lorsque la solution et le contenant le permettent.
Rejeter les fioles comme étant non stérile si la bague de métal a été brisée. LE CONTENU D’UNE FIOLE N’EST PAS DESTINÉ À UN USAGE MULTIDOSE. Jeter toute fraction inutilisée une fois que la bague est brisée.
Relier le flacon de fluconazole à un perfuseur et installer un dispositif de prise d’air à travers le bouchon de caoutchouc. Le débit de perfusion de fluconazole ne doit pas excéder 200 mg à l’heure. Vidanger la solution intraveineuse de fluconazole qui reste dans le perfuseur à l’aide d’une solution saline stérile normale.
Étant donné que le fluconazole est présenté sous forme de solution saline, on doit tenir compte du débit de perfusion chez les patients devant restreindre leur apport sodique et hydrique.
Incompatibilité
On recommande d’administrer séparément le fluconazole pour perfusion intraveineuse.
SURDOSAGE
Symptômes : On a rapporté des cas de surdose avec le fluconazole. Dans un cas, il s’agit d’un homme de 42 ans, infecté par le virus de l’immunodéficience humaine qui avait des hallucinations et qui présentait un comportement paranoïde après avoir vraisemblablement absorbé 8200 mg de fluconazole. Le patient a été hospitalisé. Il s’est rétabli en l’espace de 48 heures.
Traitement : En cas de surdosage, un traitement symptomatique peut suffire (mesure de soutient et lavage d’estomac, au besoin). Le fluconazole est excrété principalement dans l’urine. Une séance d’hémodialyse d’une durée de 3 heures en réduit la concentration plasmatique d’environ 50 %.
Des souris et des rats ayant reçu de fortes doses de fluconazole par voies orales ou intraveineuse ont présenté divers signes non spécifiques tels que de l’apathie, de l’ataxie, une hypoventilation
(respiration courte), de la ptose, du larmoiement, du ptyalisme, de l’incontinence urinaire et de la cyanose. La mort a parfois été précédée de nombreuses convulsions cloniques.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
Le fluconazole est un inhibiteur très sélectif de la C-14-α-déméthylation d’un stérol fongique sous la médiation d’une enzyme liée au cytochrome P450; par ailleurs, la capacité inhibitrice du fluconazole sur la déméthylation dans les cellules mammaliennes est bien moindre. Dans les cellules fongiques, le fluconazole entraîne une déplétion du stérol normal qui coïncide avec une accumulation de 14-α-méthylstérol; cette réaction est probablement à l’origine de son effet fongistatique.
Pharmacodynamie
On a évalué les effets du fluconazole sur le métabolisme des glucides, des lipides et des hormones surrénaliennes et sexuelles. Chez des volontaires sains, l’administration de fluconazole (à des doses variant entre 200 et 400 mg, une fois par jour, pendant 14 jours au maximum) a altéré faiblement et de façon inconstante les concentrations de la testostérone et des corticostéroïdes endogènes ainsi que la réponse du cortisol à une stimulation par l’ACTH. Par ailleurs, le fluconazole ne semble avoir aucun effet d’importance clinique sur le métabolisme des glucides et des lipides chez l’humain.
Pharmacocinétique
Absorption
Adultes humains
La voie d’administration, intraveineuse ou orale, n’affecte pas les propriétés pharmacocinétiques du fluconazole; le pH gastrique ne semble pas avoir d’effet non plus. Chez des volontaires sains, on a constaté que la biodisponibilité du fluconazole administré par la voie orale équivaut à 90 % de celle qui suit l’administration intraveineuse. La majeure partie du médicament administré passe dans la circulation sanguine. Par conséquent, il ne semble y avoir aucun signe de biotransformation du médicament lors du premier passage. En outre, il n’est pas nécessaire de modifier la posologie quand on passe de la voie orale à la voie intraveineuse et vice versa.
Chez des volontaires sains à jeun, le médicament administré par la voie orale atteint rapidement sa concentration plasmatique maximale (Cmax), en général, 1 à 2 heures après la prise; la demi-vie d’élimination plasmatique du fluconazole est d’environ 30 heures (entre 20 et 50 heures) après l’administration orale. Grâce à sa longue demi-vie d’élimination plasmatique, on peut administrer une seule dose par jour de fluconazole pour traiter les mycoses.
Chez des volontaires sains à jeun, l’administration d’une dose orale unique de 400 mg de fluconazole a donné une Cmax moyenne de 6,72 mcg/mL (de 4,12 à 8,08 mcg/mL); après des doses orales uniques de 50 à 400 mg, la concentration plasmatique du fluconazole et l’ASC (aire sous la courbe de la concentration plasmatique en fonction du temps) sont proportionnelles à la dose.
Chez des volontaires sains, on a évalué la biodisponibilité de fluconazole après administration orale, soit une seule capsule de 50 mg; on a constaté que la Cmax et l’ASC n’étaient pas affectées par la prise d’aliments, mais que le Tmax par contre doublait.
Administré à raison de 50 à 400 mg, une fois par jour, par la voie orale, le fluconazole atteint l’état d’équilibre 5 à 10 jours après le début du traitement. L’administration d’une dose d’attaque le premier jour du traitement équivalant à 2 fois la dose quotidienne habituelle permet d’atteindre une concentration plasmatique près de l’état d’équilibre dès le deuxième jour.
Distribution
Le volume apparent de distribution du fluconazole se rapproche de celui de l’eau corporelle totale. Le taux de fixation aux protéines plasmatiques est faible (11 à 12 %) et il est constant en ce qui concerne la gamme des concentrations qui ont été évaluées (0,1 mg/L à 10 mg/L). Ce taux n’a pas d’importance sur le plan clinique. Après l’administration d’une ou de plusieurs doses, par la voie orale, pendant une période allant jusqu’à 14 jours, le fluconazole a diffusé dans tous les tissus et les liquides de l’organisme qui ont été analysés. (Voir le tableau V.) Chez des volontaires sains, la concentration du fluconazole dans la salive s’est révélée équivalente ou légèrement supérieure à sa concentration plasmatique peu importent la dose, la voie d’administration et la durée du traitement. Chez des malades souffrant de dilatation des bronches, la concentration du fluconazole dans les expectorations, enregistrée 4 heures et 24 heures après l’administration d’une dose orale unique de 150 mg, était équivalente à la concentration plasmatique. Chez des malades atteints d’une méningite fongique, la concentration du fluconazole dans le liquide céphalorachidien équivalait à 80 % environ de sa concentration plasmatique. D’après la concentration du fluconazole dans le sang complet, on peut conclure que le médicament pénètre facilement dans les érythrocytes où il maintient une concentration équivalente à sa concentration plasmatique.
TABLEAU V
| Tissu ou liquide | Rapport des concentrations du fluconazole sur la concentration plasmatique* |
| Liquide céphalorachidien + | 0,5 à 0,9 |
| Salive | 1 |
| Expectorations | 1 |
| Liquide de vésicule | 1 |
| Urine | 10 |
| Peau Saine | 10 |
| Ongles | 1 |
| Peau vésiculeuse | 2 |
* Par rapport aux teneurs plasmatiques concomitants chez des sujets dont la fonction rénale est normale.
+ L’inflammation méningée n’altère pas l’absorption.
Métabolisme et excrétion
Le fluconazole est éliminé principalement par les reins et environ 80 % de la dose administrée est excrétée dans l’urine sous forme inchangée. À la suite de l’administration de fluconazole marqué, plus de 90 % du traceur radioactif est excrété dans l’urine. À peu près 11 % de la radioactivité de l’urine est attribuable aux métabolites. En outre, 2 % de la substance radioactive est excrétée dans les fèces.
Les propriétés pharmacocinétiques du fluconazole ne semblent pas affectées par l’âge; cependant, toute baisse de la fonction rénale les altère de façon marquée. Il y a une relation inversement proportionnelle entre la demi-vie d’élimination et la clairance de la créatinine. Il peut être nécessaire de réduire la dose de fluconazole chez les personnes en insuffisance rénale (voir POSOLOGIE ET ADMINISTRATION). Une séance d’hémodialyse de 3 heures réduit la concentration plasmatique du fluconazole d’environ 50 %.
Populations et situations particulières
Enfants
On a observé les paramètres pharmacocinétiques suivants chez l’enfant (moyenne avec c.v. en %) :
TABLEAU VI
| Âge des enfants | Dose(s) (mg/kg) | Taux d’élimination (mL/min/kg) | Demi-vie (h) | Cmax ( g/mL) | Vd (L/kg) |
9 mois - 13 ans | Unique - Orale 2 mg/kg | 0,40 (38 %) N = 14 | 25,0 | 2,9 (22 %) N = 16 | - |
9 mois - 13 ans | Unique - Orale 8 mg/kg | 0,51 (60 %) N = 15 | 19,5 | 9,8 (20 %) N = 15 | - |
| 5 - 15 ans | Multiples i.v. 2 mg/kg | 0,49 (40 %) N = 4 | 17,4 | 5,5 (25 %) N = 5 | 0,722 (36 %) N = 4 |
| 5 - 15 ans | Multiples i.v. 4 mg/kg | 0,59 (64 %) N = 5 | 15,2 | 11,4 (44 %) N = 6 | 0,729 (33 %) N = 5 |
| 5 - 15 ans | Multiples i.v. 8 mg/kg | 0,66 (31 %) N = 7 | 17,6 | 14,1 (22 %) N = 8 | 1,069 (37 %) N = 7 |
Le taux d’élimination ajusté en fonction du poids n’a pas varié avec l’âge selon ces études. Chez l’adulte, on a rapporté un taux d’élimination moyen de 0,23 mL/min/kg (17 %).
Chez des prématurés (gestation de 26 à 29 semaines), le taux moyen d’élimination (c.v. en %) moins de 36 heures après la naissance se chiffrait à 0,180 mL/min/kg (avec un c.v. de 35 %, n=7); il a augmenté graduellement jusqu’à une moyenne de 0,218 mL/min/kg (31 %, n = 9) 6 jours plus tard et à 0,333 mL/min/kg (56 %, n = 4), 12 jours plus tard. De même, la demi-vie était de 73,6 heures; elle a diminué progressivement pour atteindre 53,2 heures en moyenne, 6 jours plus tard et 46,6 heures, 12 jours plus tard.
Le tableau ci-dessous indique les doses généralement équivalentes entre l’enfant et l’adulte :
TABLEAU VII
| Enfants | Adultes |
| 3 mg/kg | 100 mg |
| 6 mg/kg | 200 mg |
| 12 mg/kg* | 400 mg |
* Chez certains enfants plus âgés, le taux d’élimination peut être similaire à celui de l’adulte. On déconseille d’administrer des doses de plus de 600 mg/jour.
Chez l’animal
Le tableau VIII indique les principaux paramètres pharmacocinétiques du fluconazole chez la souris, le rat et le chien comparativement à l’humain.
TABLEAU VIII
| Paramètres | Souris | Rat | Chien | Humain |
| Demi-vie d’élimination (h) | 5,0 (2,6) | 4,0 | 15 (13) | 20-50 |
Clairance plasmatique (mL/min/kg) | 2,0 (6,2) | 2,2 | 0,62 (0,65) | -- (0,28) |
Clairance rénale (mL/min/kg) | 1,4 (5,0) | 1,8 | 0,30 (0,46) | 0,27 (0,26) |
Excrétion urinaire (% de médicament inchangé) | 70 (68) | 82 | 63 (72) | 80 (75) |
Total excrété dans l’urinea (% de la dose) | 79 (78) | -- | 72 (80) | 91 |
Les chiffres entre parenthèses correspondent à l’administration intraveineuse, les autres à l’administration orale.
a : Radioactivité totale.
Chez toutes les espèces animales et chez l’humain : (1) les Cmax ont été similaires une fois éliminées les différences attribuables à la masse corporelle; (2) le volume de diffusion est d’environ 0,8 L/kg; (3) le taux de fixation aux protéines plasmatiques se situe entre 11 et 12 %; (4) la biodisponibilité est supérieure à 80 %.
La concentration plasmatique du fluconazole diminue généralement de façon monophasée selon une cinétique de premier ordre. Sa demi-vie d’élimination varie de 2 à 5 heures chez la souris; elle est de 30 heures environ chez l’humain (soit de 20 à 50 heures). Cette demi-vie d’élimination est plus longue chez l’humain à cause d’une faible clairance plasmatique (0,28 mL/min/kg) proportionnellement à la filtration glomérulaire normale (1,8 mL/min/kg).
ENTREPOSAGE ET STABILITÉ
Conserver entre 15-30ºC. Protéger du gel. Protéger de la lumière. Jeter toute portion inutilisée.
DIRECTIVES SPÉCIALES DE MANUTENTION
Non applicable.
FORMES POSOLOGIQUES, COMPOSITION AND CONDITIONNEMENT
FLUCONAZOLE OMÉGA est disponible en solution aqueuse stérile pour infusion directe. Chaque mL contient 2 mg de fluconazole, 9 mg de chlorure de sodium et de l’eau pour injection, q.s., 1 mL. De l’hydroxyde de sodium et/ou de l’acide chlorhydrique peuvent avoir été ajoutés pour ajuster le pH. Disponible en fioles unidoses en verre de 100 mL (2 x 100 mL) et 200 mL (1 x 200 mL), contenant 200 mg de fluconazole, scellé avec un bondon en caoutchouc.
PARTIE II: RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom commun: fluconazole
Nom chimique: (difluoro-2,4 phényl)-2-bis (1H-triazole-1,2,4-yl-1)-1,3 propanol-2
Formule moléculaire: C13H12F2N6O
Formule structurelle:
OH N N N F F N N N
Poids moléculaire: 306,3
Solubilité et apparence physique:
Le fluconazole est un solide cristallin blanc qui se dissout entièrement dans le méthanol, qui est soluble dans l’acétone, légèrement soluble dans l’acide chlorhydrique 0,1 molaire et dans l’éthanol, peu soluble dans l’eau et la solution physiologique salée (solution saline) et très peu soluble dans l’hexane.
Le fluconazole est une base faible avec un pKa de 1,76 +0,10 à 24ºC dans 0,1 M de chlorure de sodium. Elle sera essentiellement non protonée à des valeurs de pH au-dessus de 3,5. p.f. = 140,3ºC. Le coefficient de partition est de log P = +0,5.
PHARMACOLOGIE DÉTAILÉE
Le fluconazole est un antifongique polaire à deux cycles triazole. Des études ont démontré que le fluconazole inhibe de façon très sélective les réactions sous la médiation du cytochrome P450 fongique; cependant, son effet est beaucoup moindre sur les réactions liées au cytochrome P450 mammalien, y compris la biosynthèse des stéroïdes et la biotransformation des médicaments. Un bon nombre des avantages cliniques de fluconazole résultent de ses propriétés pharmacocinétiques uniques.
Général
Les propriétés pharmacologiques générales du fluconazole ont fait l’objet d’études in vitro et in vivo. Ce composé a été bien toléré par des rats après une administration rapide de 2,5 et 5 mg/kg par voie orale ou intraveineuse. Le comportement normal des animaux n’a pas été tellement modifié et on n’a observé aucun signe d’altération des diverses fonctions physiologiques, à part une légère apathie chez certains animaux après l’administration d’une dose de 5 mg/kg par voie intraveineuse, et une baisse de la consommation d’aliments le premier jour après l’administration de la dose de 5 mg/kg par voie orale ou intraveineuse.
Chez la souris, le test de la tige tournante, épreuve conçue pour déceler tout effet sédatif ou myorelaxant, a révélé que le fluconazole, à raison de 5 mg/kg par voie orale, n'avait eu aucun effet de ce genre une heure après l’administration et avait entraîné une légère baisse de la capacité d’effort après 3 heures. Le fluconazole n’a pas affecté non plus la durée du sommeil provoqué par l’alcool chez les souris, mais il a prolongé considérablement la durée du sommeil provoqué par le pentobarbital. À des doses allant jusqu’à 100 μM, le fluconazole n’a pas directement stimulé les muscles intestinaux ni démontré d'effet antimuscarinique ou antihistaminique sur un iléon prélevé chez le cobaye.
Des chats anesthésiés ont bien toléré des doses de fluconazole allant jusqu’à 5 mg/kg, administrées par la voie intraveineuse. Le médicament a entraîné des altérations cardiovasculaires modérées et transitoires, mais l’état des animaux est revenu à la normale moins de 10 minutes après l’administration. Chez le chat, le fluconazole n’a pas exercé d’effets sympathomimétiques, cholinergiques ni ganglioplégiques. On a observé de légères modifications de la réponse cardiovasculaire à la norépinéphrine, à l’isoprotérénol, à l’histamine et à l’acétylcholine qui n’étaient pas assez prononcées ni assez constantes pour témoigner d’un effet direct du fluconazole sur les récepteurs sensibles à ces médicaments. En outre, le fluconazole n’a montré aucun effet antagoniste sur la sérotonine. La fonction somatique est demeurée essentiellement la même et la respiration n’a pas changé.
Une dose de 5 mg/kg de fluconazole par voie orale n’a pas altéré de façon importante le taux de sécrétion basale de l’acide gastrique ni la motilité du tube digestif chez le rat. Le médicament n’a pas eu d’effet important sur la fonction rénale évaluée d’après le taux d’excrétion de liquide et d’électrolytes chez une rate gavée de solution saline.
MICROBIOLOGIE
Le fluconazole est un antifongique polaire à deux cycles triazole qui exerce un effet fongistatique in vitro contre diverses espèces de champignons, y compris les levures, et in vivo contre une vaste gamme de mycoses profondes et superficielles.
Comme les autres antifongiques azolés, le fluconazole semble plus efficace in vivo qu’in vitro contre la plupart des champignons. Qu’il ait été administré par la voie orale ou intraveineuse, le fluconazole s’est montré efficace contre diverses mycoses provoquées chez l’animal de laboratoire. Il s’est montré efficace contre les mycoses opportunistes causées entre autres par le genre Candida, y compris la candidose profonde, ainsi que chez des animaux immunodéprimés; par Cryptococcus neoformans, y compris les atteintes intracrâniennes; par le genre Aspergillus, y compris les infections profondes chez des animaux immunodéprimés; et par les genres Microsporum et Trichophyton. Le fluconazole s’est également révélé efficace contre les mycoses endémiques provoquées chez l’animal de laboratoire, y compris les infections causées par
Blastomyces dermatitidis, par Coccidioides immitis, y compris les infections intracrâniennes, et par Histoplasma capsulatum, tant chez l’animal sain que chez l’animal immunodéprimé.
Études in vitro
Étant donné que les CMI (concentrations minimales inhibitrices) peuvent varier considérablement en fonction de la technique et du milieu de culture employés, la pertinence clinique des résultats obtenus in vitro avec les dérivés azolés n’est pas établie. Cependant, dans un milieu de culture bien défini, la moyenne géométrique de la CMI du fluconazole à l’égard de la plupart des espèces du genre Candida se situe entre 0,5 et 1,5 μg/mL. Le fluconazole semble moins efficace contre les dermatophytes et d’autres champignons mycéliens; chez l’animal de laboratoire toutefois, c’est-à-dire in vivo, il s’est révélé efficace contre ces microorganismes (voir le Tableau IX).
TABLEAU IX
CMI* moyenne (µg/mL) et étendue de la CMI du fluconazole pour divers champignons pathogènes cultivés sur un milieu de culture connu**
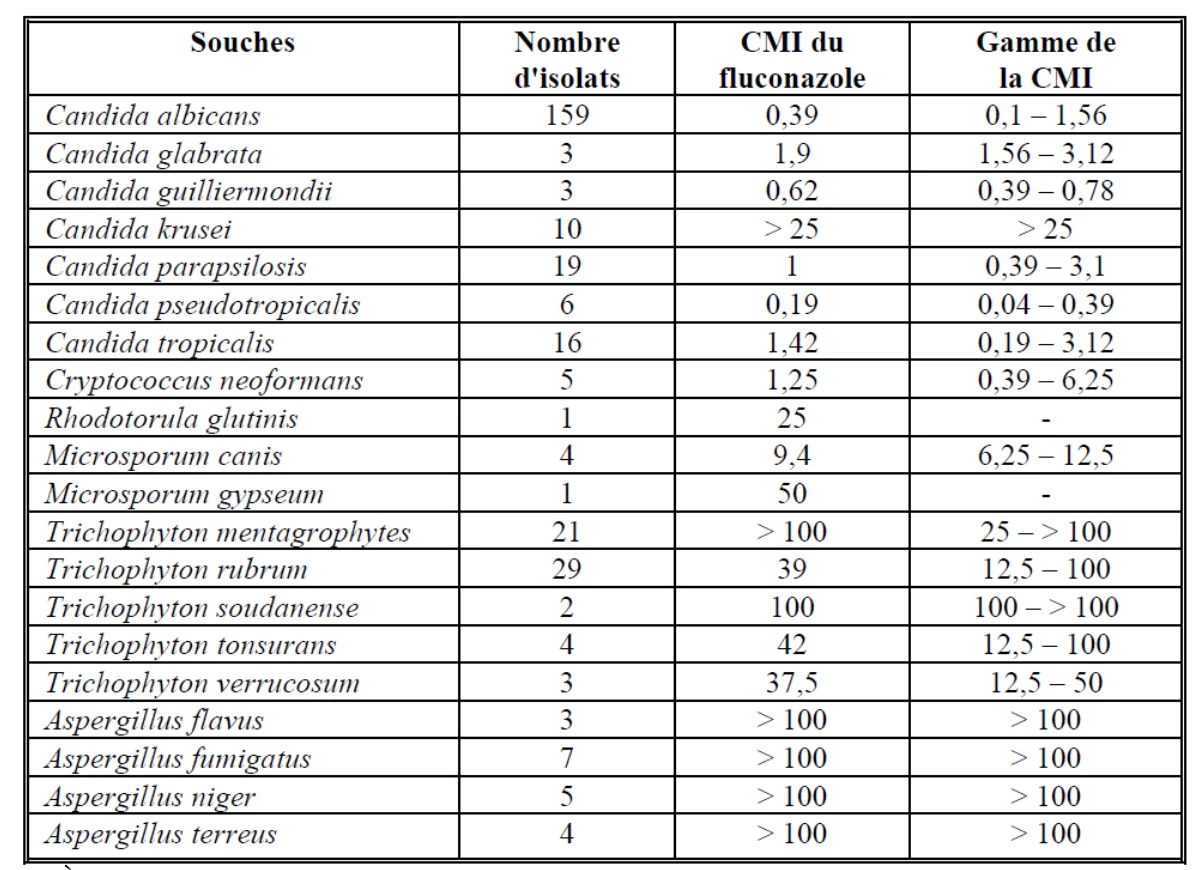
* À partir de trois souches, on a calculé la moyenne géométrique des données obtenues.
** Il s’agit d’un milieu de culture MEM Eagle renfermant des sels Earle, une base carbonée pour levures et du tampon phosphate, à pH de 7,5, avec ou sans gélose.
Études in vivo
Candidose profonde chez des animaux sains
Au cours d’une étude chez des souris et des rats, on a provoqué une candidose aiguë à Candida albicans. Les animaux non traités sont morts en l’espace de 2 jours. L’administration orale du fluconazole, 1 heure, 4 heures et 24 heures après l’infection, a donné après 2 jours un DE50 de 0,08 mg/kg chez la souris et de 0,22 mg/kg chez le rat. Le fluconazole s’est révélé de 20 à 100 fois plus puissant que le kétoconazole pour traiter les candidoses aiguës. La DE50 du fluconazole par voie intraveineuse chez la souris a été de 0,06 mg/kg après 2 jours, ce qui est comparable à celle de l’amphotéricine B (0,07 mg/kg). Cependant, après 5 jours, le fluconazole n’est plus aussi efficace que l’amphotéricine B.
Au cours d’une autre étude où l’infection était moins aiguë, les souris non traitées sont mortes en l’espace de 7 à 25 jours. Après l’administration d’une dose orale quotidienne pendant 10 jours, la DE50 évaluée 20 jours après l’infection était de 0.6 mg/mL pour le fluconazole et >10 mg/kg pour le kétoconazole. Quand le traitement a été prolongé à 30 jours, 90 % des souris qui recevaient 2 mg/kg de fluconazole étaient toujours en vie 90 jours après l’infection, comparativement à 50 % seulement de celles qui avaient reçu 100 mg/kg de kétoconazole.
La candidose profonde chez des souris immunodéprimées
Les souris rendues neutropéniques par l’administration de cyclophosphamide sont environ 10 fois plus sensibles à la candidose aiguë que les animaux immunocompétents. En effet, les souris immunodéprimées non traitées sont mortes en l’espace de 24 heures. L’administration orale de fluconazole, 1 heure, 4 heures et 24 heures après l’infection, a donné un DE50 chez ces animaux, qui se chiffrait, 2 jours et 5 jours plus tard, à 0,39 mg/kg et 0,88 mg/kg respectivement. Dans le cas du kétoconazole, les mêmes paramètres se chiffraient à 41,0 mg/kg et à >50 mg/kg respectivement.
Les souris traitées avec une dose quotidienne de dexaméthasone sont deux fois plus sensibles à une infection subaiguë que les animaux normaux. Dans ce cas, les souris témoins sont mortes en l’espace de 10 jours. Par contre l’administration de fluconazole par voie orale pendant 10 jours a donné DE50 de 0,09 g/kg, 9 jours après l’infection et de 3,5 mg/kg, 15 jours après l’infection. Dans le cas du kétoconazole, les mêmes paramètres se sont chiffrés à 17 mg/kg et à >50 mg/kg respectivement. On constate donc que le fluconazole demeure environ 50 fois plus puissant que le kétoconazole pour traiter la candidose profonde ou disséminée chez les animaux immunodéprimés.
Chez les souris en immunosuppression à la suite de l’administration de cortisone et de méchloréthamine (moutarde azotée), on a observé une susceptibilité à des inoculums beaucoup plus faibles de C. albicans, comparativement à des animaux immunocompétents. On a administré du fluconazole (à faibles doses: 0,1; 0,2; 0,4 ou 0.6 mg/kg par voie orale) ou du kétoconazole (6,2, 12,5 ou 25 mg/kg, par voie orale), 2 fois par jour, en amorçant le traitement une heure après l’inoculation pour le poursuivre pendant 2 à 9 jours. Ces deux médicaments ont été administrés seuls ou associés à de l’amphotéricine B (1 mg/kg par voie intrapéritonéale) 1 fois par jour, pendant 7 jours, à compter de 48 heures après l’infection. Les animaux non traités ont eu un taux de survie moyen (t.s.m.) de 5,2 jours. Le fluconazole administré seul a prolongé la survie proportionnellement à la dose, pour les doses allant jusqu’à 0,4 mg/kg par voie orale, de même que le kétoconazole, pour les doses variant entre 6,2 et 25 mg/kg par voie orale. Seulement trois des animaux ayant reçu de l’amphotéricine B sont morts au cours de l’étude d’une durée de 30 jours. L’association du fluconazole (0,4 ou 0,6 mg/kg) par voie orale ou du kétoconazole (12,5 ou 25 mg/kg, par voie orale) à de l’amphotéricine B pendant 2 à 9 jours a augmenté davantage la survie, de telle sorte que deux animaux seulement sur les 160 étudiés sont morts au cours de l’essai de 30 jours.
La cryptococcose chez des souris saines
L’inoculation intraveineuse de levure de Cryptococcus neoformans entraîne la mort des souris non traitées en l’espace de 14 jours. Un traitement par voie orale à raison de 5 mg/kg de fluconazole a augmenté considérablement (environ 20 fois) le taux de survie des souris ainsi traités comparativement à celles qui ont reçu 50 mg/kg de kétoconazole. Les souris ayant reçu 50 mg/kg de fluconazole ont eu un taux de survie similaire à celui des souris ayant reçu 3 mg/kg d’amphotéricine B par voie intrapéritonéale, à la suite d’une inoculation intracrânienne de levures cryptococciques, l’amphotéricine B (3 mg/kg, i.p.) a permis un taux de survie quelque peu supérieur à celui obtenu avec le fluconazole (5 mg/kg par voie orale); cependant, le nombre de cryptocoques présents dans le cerveau, les poumons et la rate était similaire pour les deux médicaments. Le kétoconazole administré à raison de 50 mg/kg par voie orale s’est révélé moins efficace.
Lors d’une étude où l’on a provoqué une cryptococcose pulmonaire chronique par instillation intra-nasale de 2 x 10⁵ levures, le fluconazole (10 à 50 mg/kg, par voie orale) a entraîné une réduction proportionnelle à la dose entre 102 et 104 environ du nombre de cellules cryptococciques par gramme de tissu pulmonaire, comparativement au degré de colonisation pulmonaire chez les animaux témoins. À cet égard, le fluconazole administré par voie orale à raison de 50 mg/kg s’est révélé beaucoup plus efficace que le kétoconazole (50 mg/kg, par voie orale) et aussi efficace que l’amphotéricine B (1 mg/kg, i.p.).
L’inoculation intracrânienne de souches C. neoformans provoque une infection lentement évolutive chez des souris immunocompétentes. On a amorcé un traitement au fluconazole seul (1,25; 2,5; 5 ou 10 mg/kg, par voie orale), à raison d’une dose le jour de l’infection et de 2 doses par jour pendant 9 jours, ou en association avec de l’amphotéricine B (0,125; 0,175; 0,25; 0.5; ou 1 mg/kg, par voie intrapéritonéale), une fois par jour dès le jour de l’inoculation. On a évalué l’efficacité d’après le nombre de cellules vivantes de C. neoformans par gramme de tissu cérébral, 24 heures après la fin du traitement. Le fluconazole (doses de 1,25 à 10 mg/kg) et l’amphotéricine B (doses de 0,175 à 1 mg/kg) administrés seuls ont entraîné une baisse proportionnelle à la dose du nombre de cellules vivantes de C. neoformans dans le cerveau, comparativement aux animaux témoins.
Administrés seuls ou en association, ces médicaments n’ont pas réussi à éliminer complètement les cryptocoques du cerveau. On n’a observé aucun signe d’interaction positive ou négative entre les deux médicaments.
Aspergillose disséminée chez des souris saines
On a administré du fluconazole (50 mg/kg par voie orale, 2 fois par jour) ou du kétoconazole (50 mg/kg par voie orale, 2 fois par jour) seuls ou en association avec de l’amphotéricine B (2 mg/kg, par voie intrapéritonéale), une fois par jour, en commençant une heure après l’inoculation. Comparativement aux animaux ayant reçu un dérivé azolé et aux témoins, les animaux traités par l'amphotéricine B ont survécu plus longtemps. Le fluconazole seul a également permis de prolonger la survie comparativement au kétoconazole seul et aux témoins. Le fluconazole administré pendant 9 jours et le kétoconazole administré pendant 2 ou 9 jours (tous les deux à une dose de 50 mg/kg par voie orale) en association avec l'amphotéricine B ont réduit la survie comparativement aux animaux traités à l'amphotéricine B seule.
L’aspergillose disséminée chez des souris en immunosuppression
Des souris en immunosuppression grave après administration de cortisone et de méchloréthamine ont reçu une inoculation d’Aspergillus fumigatus. Elles sont mortes en l’espace de 6 jours. L’administration de 50 mg/kg de fluconazole ou de kétoconazole par voie orale, 2 fois par jour, pendant 2 à 9 jours, n’a pas augmenté le taux de survie par rapport aux animaux témoins. L’administration d’amphotéricine B (1 mg/kg par voie intrapéritonéale) pendant 7 jours, amorcée deux jours après l’inoculation a augmenté considérablement le taux de survie par rapport à celui des animaux témoins et des animaux traités avec un dérivé azolé. Chez les animaux qui ont reçu un des dérivés azolés associé à l’amphotéricine B, le taux de survie a été inférieur à celui des animaux traités à l’amphotéricine B seule.
L’apparition d’une résistance et la résistance croisée au fluconazole
L’apparition d’une résistance au fluconazole et les effets à long terme de cet antifongique sur la flore normale n’ont pas encore été l’objet d’études systématiques.
On a observé un effet fongistatique important du fluconazole contre des souches de Candida albicans résistantes au kétoconazole chez les lapins en neutropénie; toutefois, les doses nécessaires étaient de l’ordre de 80 mg/kg. Dans une autre étude cependant, une souche de Candida albicans isolée chez un patient souffrant d’une récidive de candidose cutanéomuqueuse chronique au cours d’un traitement aux kétoconazole, a démontré non seulement d’une résistance croisée à tous les antifongiques azolés in vitro, mais également in vivo chez des animaux de laboratoire.
Une forte résistance aux dérivés azolés semble entraîner une résistance croisée in vivo contre tous les dérivés imidazolés et triazolés.
Cependant, à l’heure actuelle, les répercussions cliniques de toutes ces données n’ont pas encore été établies avec précision.
TOXICOLOGIE
- a) Toxicité aiguë
Chez l’animal adulte
Le fluconazole s’est montré très peu toxique après l’administration par voie orale d’une dose unique à des rats et à des souris mâles et femelles. Il n’y a eu aucune mort aux doses inférieures à 1000 mg/kg parmi les deux espèces. Les premiers signes cliniques observés étaient un manque de coordination et une baisse de l’activité et de la fréquence respiratoire à des doses supérieures à 500 mg/kg chez la souris; à la dose de 500 mg/kg chez le rat, le seul effet observé a été une baisse de l’activité. À des doses plus fortes, on a noté de l’ataxie, de l’apathie, de l’exophtalmie, un ptosis, du larmoiement, du ptyalisme, de l’incontinence urinaire, la perte du réflexe de redressement et de la cyanose. Certains signes se sont manifestés 10 minutes à peine après l’administration, mais la plupart se sont atténués dès le deuxième jour. Aux doses supérieures à 1000 mg/kg, la mort est survenue moins de 5 heures après la dose, mais à l’occasion, jusqu’à 3 jours plus tard. Certains animaux ont subi des convulsions cloniques avant de mourir. De même, l’administration d’une dose intraveineuse unique de fluconazole s’est révélée peu toxique. Aucune mort n’est survenue chez les souris mâles ou femelles à des doses de 200 mg/kg, chez les rats à des doses de 165 mg/kg ni chez les chiens à des doses de 100 mg/kg. Les signes cliniques d’une durée de 5 à 7 heures comprenaient de l’ataxie, de l’exophtalmie et une baisse de l’activité et du rythme respiratoire. Les chiens qui ont reçu une dose unique de 100 mg/kg par voie intraveineuse n’ont montré que des signes cliniques transitoires (ataxie, réduction des mouvements spontanés et du rythme respiratoire).
Chez l’animal nouveau-né
On a administré des doses orales uniques de 500 ou 1000 mg/kg de fluconazole ou une dose de 200 mg/kg par voie intrapéritonéale à des ratons mâles et femelles âgés de 5 jours. Les 4/5 des ratons mâles et femelles ayant reçu la dose de 1000 mg/kg sont morts en l’espace de 1 à 3 jours. On a observé des signes de toxicité chez les animaux ayant reçu une dose supérieure à 500 mg/kg; parmi ces signes, on a noté une baisse de l’activité et de la fréquence respiratoire, de l’hypothermie et une baisse du comportement d’allaitement. Lors de l’autopsie, on a constaté une congestion hépatique ou pulmonaire chez ces animaux.
On a administré une seule dose orale de 300 mg/kg ou une dose intraveineuse de 100 mg/kg de fluconazole à des chiens Beagle mâles et femelles, âgés de 20 ou 21 jours. Chez les chiens ayant reçu la dose orale, on a observé une baisse de l’activité et de l’ataxie 20 minutes après l’administration. Six heures après l’administration, on a décelé une légère hausse de l’azote uréique sanguin et de la triglycéridémie. L’état des chiens est revenu à la normale 24 heures après l’administration. Après avoir reçu 100 mg/kg par la voie IV., les chiens sont devenus apathiques et ataxiques et leur degré d’activité a diminué. Ces signes ont disparu en l’espace de 1 heure environ. On a observé une légère baisse des critères d’évaluation des érythrocytes durant 2 jours ainsi qu’une légère hausse de la triglycéridémie 6 heures après l’administration.
- b) Toxicité subaiguë et chronique
Chez l’animal adulte
Des études de toxicité subaiguë et chronique ont été menées après l’administration du médicament par voies orale et intraveineuse à des souris, à des rats et à des chiens sur des périodes de 1, 3, 6 et 12 mois. Des études de toxicité d’une durée de 1 mois chez les souris et les chiens, à une dose variant entre 2,5 et 30 mg/kg, ont mis en évidence un effet toxique sur les organes cibles qui n’a pas affecté le taux de survie. On a administré ces mêmes doses au cours des études d’une durée de 6 mois, mais on les a légèrement réduites pour celles de 12 mois.
Chez les 3 espèces, on a constaté que le foie était la principale cible des effets toxiques du fluconazole. En effet, dans les études de 3 et 6 mois, on a mis en évidence une hausse de la concentration des aminotransférases dans le sang, une hausse du poids relatif du foie et l’apparition d’une vacuolation hépatique et d’une accumulation graisseuse. Ces observations ont été plus fréquentes chez les mâles que chez les femelles. Les études de 12 mois effectuées chez des rats et des chiens ont confirmé les résultats obtenus à l’issue des études de 6 mois. Les altérations hépatiques chez les 3 espèces n’ont jamais été très marquées. En outre, chez les souris et les rats soumis à un traitement pendant 6 et 12 mois respectivement, les altérations ont complètement disparu en l’espace de 3 mois après l’arrêt du médicament. Chez les 3 espèces, les fortes doses de fluconazole ont augmenté la concentration du cytochrome P450 et ont entraîné une prolifération du réticulum endoplasmique lisse. La hausse du poids du foie semblait être causée en partie par une induction enzymatique et une hypertrophie d’adaptation.
On a également mené des études d’une durée de 2 semaines et de 6 mois où le médicament a été administré par la voie parentérale à des souris, des rats et des chiens. À l’issue des études chez les souris et les rats, on a constaté des altérations hépatiques bénignes, semblables à celles observées à l’issue des études sur le médicament administré par la voie orale. Chez le rat, toutes les altérations ont diminué en l’espace de 2 mois après l’arrêt du traitement.
Chez l’animal nouveau-né
Du 4e au 21e jour après la mise bas, on a administré à des ratons des doses orales de 10, 30 et 90 mg/kg/jour de fluconazole durant 18 jours. On a observé une baisse du gain de poids chez les ratons recevant 30 ou 90 mg/jour. Chez les ratons recevant la dose de 90 mg/kg, on a observé également une légère augmentation du poids relatif du foie; à l’examen microscopique, on a noté une vacuolisation des hépatocytes centrolobulaires. Les vacuoles renfermaient des dépôts graisseux.
Du 5e au 32e jour après la mise bas, on a administré à des ratons des doses quotidiennes orales ou intrapéritonéales de fluconazole durant 4 semaines. Les doses orales étaient de 20, 50 et 100 mg/kg et les doses intrapéritonéales, de 10 et 30 mg/kg/jour. Chez les ratons femelles ayant reçu des doses orales de 50 mg/kg/jour et chez les ratons mâles et femelles ayant reçu 100 mg/kg/jour, on a observé une augmentation du poids absolu et relatif du foie.
À l’examen microscopique, on a décelé une hypertrophie hépatocellulaire chez quelques rats du groupe ayant reçu 50 mg/kg/jour et chez tous les rats ayant reçu 100 mg/kg/jour. Ce signe s’associait à une vacuolisation graisseuse des hépatocytes centrolobulaires chez quelques-uns des rats du groupe à 100 mg/kg/jour. On n’a rien décelé de particulier chez les animaux ayant reçu des doses intrapéritonéales de 10 ou de 30 mg/kg/jour.
On a administré à des rats des doses intrapéritonéales de 2,5, 5 ou 25 mg/kg/jour de fluconazole durant 12 mois. On a décelé certains effets défavorables du fluconazole chez les animaux ayant reçu la dose de 25 mg/kg/jour, entre autres, chez les mâles : une légère baisse du gain de poids, une baisse de la cholestérolémie totale et une hausse du poids relatif du foie; chez les 2 sexes, on a observé une baisse de la triglycéridémie. À l’autopsie, on n’a pas décelé de signes d’altération liés au fluconazole. On n’a pas effectué d’examen histologique.
À l’issue d’une étude de 4 semaines au cours de laquelle on a administré des doses orales de 2,5, 7,5 et 30 mg/kg/jour de fluconazole à des chiens Beagle âgés de 21 ou de 22 jours, on n’a observé aucun signe d’effets défavorables du traitement.
Les observations recueillies chez les animaux nouveau-nés étudiés n’ont rien révélé de nouveau par rapport à celles que l’on avait obtenues chez des animaux adultes.
- c) Cardiotoxicité
L’administration de fluconazole (30 mg/kg durant 14 jours; concentration plasmatique moyenne de 39,9 à 71,9 µg/mL) à des chiens chez qui des enregistrements cardiovasculaires avaient lieu n’a eu aucun effet sur la contractibilité cardiaque. Cependant, une augmentation de la pression sanguine, de la pression systolique ventriculaire gauche, de la pression diastolique et l’intervalle QTc de l’ECG furent observées lorsque comparées à des témoins véhiculaires. Ces effets étaient proportionnels à la concentration sanguine du médicament.
- d) Études du pouvoir cancérigène
Une étude d’une durée de 24 mois a été effectuée chez des souris à des doses de 2,5, 5 et 10 mg/kg. La dose maximale a été déterminée en fonction des altérations hépatiques notées au cours de l’étude sur la toxicité d’une durée de 6 mois. À toutes les doses, on a constaté un dépôt graisseux bénin dans le foie. Quelques cas d’hypertrophie centrolobulaire ont été observés chez les mâles à la suite de l’administration de doses de 5 et 10 mg/kg. Les seules tumeurs que l’on a décelées se produisent de façon spontanée dans la lignée de souris ayant servi à l’étude et leur fréquence n’était pas reliée au traitement.
Une étude d’une durée de 24 mois a également été menée chez des rats qui ont reçu des doses de 2,5, 5 et 10 mg/kg. Encore une fois, le foie a été la cible des effets du médicament. On a observé une accumulation graisseuse centrolobulaire chez les mâles à toutes les doses. On a noté également une hausse légère, mais significative sur le plan statistique, de la fréquence des adénomes hépatiques chez les rats mâles. Cette hausse était proportionnelle à la dose de fluconazole. On n’a observé aucun épithéliome hépatique chez les animaux à l’étude. La fréquence des adénomes hépatiques a également été plus élevée chez ces rats que chez les animaux témoins élevés sur place. On a également observé une baisse de la fréquence des fibroadénomes mammaires chez les femelles et des phéochromocytomes bénins de la médullosurrénale chez les mâles. Ces baisses étaient significatives sur le plan statistique.
On sait que le fluconazole administré à fortes doses chez les rongeurs altère l'équilibre biochimique des hormones sexuelles mâles et femelles. Une étude à long terme a démontré que le fluconazole réduit les concentrations de plusieurs stéroïdes, y compris la sécrétion ovarienne de 17ß-oestradiol chez les rates et qu'il entraîne une hausse du poids du placenta et une baisse du poids de l’utérus chez les femelles ainsi qu'une hausse du poids des testicules chez les mâles. À l’issue de cette étude à long terme sur le fluconazole administré à des rats, on a observé une modification de l’expression clinique des tumeurs, laquelle est une conséquence normale d’un tel déséquilibre hormonal.
- e) Étude du pouvoir mutagène
Pour effectuer l’épreuve d’Ames, on a utilisé quatre souches différentes de Salmonella avec ou sans activation métabolique. On a évalué le taux de mutation ponctuelle dans le lymphome de souris (L5178Y) avec ou sans activation métabolique. On a également effectué la recherche d’éléments mutagènes dans l’urine de souris ayant reçu du fluconazole par la voie orale. On a effectué des études cytogéniques in vivo sur la moelle osseuse de souris après l’administration d’une dose unique allant jusqu’à 600 mg/kg et après l’administration d’une dose de 80 mg/kg pendant 5 jours. Les études in vitro effectuées sur des lymphocytes humains ont porté sur des concentrations médicamenteuses allant jusqu’à 1000 μg/mL. Le fluconazole n’a fait preuve d’aucun pouvoir mutagène à l’issue de ces épreuves.
- f) Études sur la reproduction et tératologie
Études sur la fertilité générale chez le rat (1er et 3e volets)
On a administré le fluconazole à des rats males pendant 80 jours avant et pendant le rut alors que les rates ont été traitées pendant 14 jours avant le rut, au cours de celui-ci ainsi que tout au long de la gestation et de la période de lactation. Les deux sexes ont reçu des doses orales de 5, 10 ou 20 mg/kg de fluconazole. Le traitement n’a eu aucun effet sur la fertilité des mâles ou des femelles ni sur la période de travail de ces dernières. Il n’a pas altéré le développement, le comportement, ni la fécondité des rejetons. Les fœtus prélevés chez les femelles sacrifiées le 20e jour de la gestation montraient un retard de croissance (hausse de la fréquence des côtes surnuméraires à toutes les doses et des urétéro-hydroses à la dose de 20 mg/kg). Chez les femelles qui ont mi-bas, on a observé une tendance à la prolongation de la gestation dans le groupe ayant reçu la dose maximale, même si la durée de la gestation est demeurée dans les limites de la normale d’après les animaux témoins élevés sur place. On n’a observé aucun effet sur le développement, le comportement ni la fertilité des rejetons.
Tératologie chez le rat (2e volet)
Les résultats des études tératologiques menées dans 4 laboratoires différents se sont révélés d’une constance remarquable.
Dans une étude, on a administré des doses de 5, 10 et 20 mg/kg de fluconazole par la voie orale, à des femelles gravides du 6e au 15e jour de gestation. À toutes les doses, on n’a observé aucun signe de toxicité chez la mère ni chez l’embryon, ni aucun effet tératogène.
Dans une deuxième étude, on a administré des doses orales de 5, 25 ou 125 mg/kg à des femelles gravides du 7e et 17e jour de gestation. On a observé une hausse du poids placentaire aux doses de 25 et 125 mg/kg ainsi que trois cas d’adactylie (une malformation rare chez cette lignée de souris), à la dose maximale. On a observé également une hausse de la fréquence de certaines variations anatomiques chez le fœtus: dilatation du bassinet rénal et courbure de l’uretère à la dose maximale ainsi qu’une hausse de la fréquence des côtes surnuméraires aux doses moyennes et maximales.
Dans une troisième étude, on a administré à des femelles gravides des doses de 25, 50, 100 ou 250 mg/kg de fluconazole par la voie orale, du 6e au 15e jour de gestation. On a observé une hausse du poids placentaire à partir de la dose de 50 mg/kg. Aux doses de 100 et 250 mg/kg, on a observé une hausse de la mortalité des embryons et diverses anomalies fœtales, telles une réduction ou un retard de l’ossification anormale des os du crâne. À toutes les doses, on a observé une hausse de la fréquence des côtes surnuméraires.
Dans une autre étude, on a administré du fluconazole par la voie orale du 5e au 15e jour de gestation, à raison de 80, 160 et 320 mg/kg. L’excipient employé (polyéthylèneglycol, PEG-400) était différent de l’excipient utilisé dans les études précédentes sur le fluconazole. Il y a eu des effets chez les femelles gravides (altération du poids corporel et de la consommation d’aliments), à toutes les doses ainsi qu’un effet supplémentaire relié au médicament, à la dose la plus élevée. À toutes les doses, le fluconazole a entraîné une augmentation du nombre de morts fœtales et des foyers de résorption ainsi qu’une baisse du poids des rations à la naissance. À la dose de 320 mg/kg, l’effet toxique chez la mère a été mis en évidence par une baisse de la consommation d’aliments et du gain pondéral. À toutes les doses, l’effet tératogène a été mis en évidence par la présence de malformations viscérales et squelettiques multiples. La macroglossie, la brachygnathie et la fente palatine constituent les principales malformations dont la fréquence a augmenté après l’administration des doses de 160 et 320 mg/kg, alors que la hausse de la fréquence des macroglossies s’est manifestée à partir de la dose de 80 mg/kg. D’autres malformations moins fréquentes ont été observées à la dose de 320 mg/kg au niveau des paupières (ablépharie) et des oreilles (oreille bifide). À toutes les doses de fluconazole, on a observé une très forte fréquence d’apparition d’une 14e côte rudimentaire, signe de perturbation de la croissance fœtale.
Tératologie chez les lapins (2e volet)
Après avoir administré des doses de 5, 10 ou 20 mg/kg de fluconazole par la voie orale à des lapines gravides du 6e au 18e jour de gestation, on a observé comme unique effet une altération du gain de poids maternel aux doses moyennes et supérieures. On n’a noté aucun signe de toxicité fœtale ni d’effets tératogènes. Il y a eu une baisse du poids maternel aux doses de 25 et 75 mg/kg et une hausse du poids placentaire à la dose de 75 mg/kg. La dose maximale s’est révélée toxique pour les lapines gravides dont 6 sur 8 n’ont pas pu mener leur gestation à terme. Les doses de 5 et 25 mg/kg n’ont eu aucun effet sur les fœtus alors qu’à la dose de 75 mg/kg, il n’y a eu que trop peu de fœtus survivants pour permettre une évaluation valable de l’effet du médicament chez ces derniers.
Résumé sur les études tératologiques
Le fluconazole n’a pas entraîné de malformations fœtales à des doses allant jusqu’à 25 mg/kg chez le lapin et à 50 mg/kg chez le rat. À ces doses, on a cependant observé chez la mère des effets toxiques et une altération hormonale. Les effets chez le fœtus aux doses plus élevées ainsi que les effets sur la parturition, à la dose de 10 mg/kg et plus, s’expliqueraient par la capacité du fluconazole d’abaisser le taux d’œstrogènes, propriété mise en évidence chez le rat.
Étude sur la période pré et post-natale (3e volet) chez le rat
Des rates gravides ont reçu par la voie intraveineuse des doses de 5, 20 ou 40 mg/kg du 17e jour de gestation jusqu’au 21e jour après la mise bas. Cette étude confirme la tendance observée dans les études du 1er volet, soit un retard dans le déclenchement de la parturition. Ces troubles de la parturition ont entraîné une hausse du nombre de portées comportant des rejetons mort-nés ainsi qu’une légère baisse du taux de survie des rejetons jusqu’au 4e jour dans les groupes ayant reçu les doses moyennes et élevées.
- g)
Études spéciales de toxicité
- i) Compatibilité sanguine: La préparation de fluconazole dans une solution saline n’a pas entraîné d’hémolyse, de floculation, de précipitation ni de coagulation dans le plasma chez l’humain. Elle n’a pas non plus altéré l’agrégation plaquettaire.
- ii) Ototoxicité chez le rat: On a administré du fluconazole par la voie orale à des rats à raison de 100 ou de 400 mg/kg pendant 28 jours. On n’a observé aucun effet ototoxique à l’issue de l’épreuve d’évaluation du réflexe de Preyer à 11 fréquences différentes ni aucune altération histopathologique de la cochlée.
- iii) Interaction avec l’AZT: On a administré des doses orales de 20 mg/kg de fluconazole 2 fois par jour à des rats en concomitance avec de l’AZT à raison de 40 mg/kg, 2 fois par jour pendant 5 jours. Cette association médicamenteuse a entraîné une légère hausse du taux sérique de sorbitol déshydrogénase, comme unique effet relié au traitement.
- h) Autres études
Effets sur la synthèse des œstrogènes
Des rates gravides ont reçu une dose quotidienne orale de fluconazole (20 ou 125 mg/kg) ou de kétoconazole (10 ou 40 mg/kg) du 6e au 15e jour de gestation. On a prélevé des échantillons de sang 3 heures et 24 heures après la dernière dose afin de déterminer les taux de 17 β-œstradiol et de progestérone. Les résultats obtenus montrent que le fluconazole et le kétoconazole affectent le métabolisme des stéroïdes. À ces 2 doses, le fluconazole a entraîné une baisse du taux d’œstradiol, 3 heures après la dernière prise, mais cet effet a seulement eu lieu à la dose la plus élevée, 24 heures après son administration. Le kétoconazole a entraîné une baisse du taux d’œstradiol, seulement 3 heures après son administration aux 2 doses. Par ailleurs, le fluconazole a abaissé les taux de progestérone seulement à la dose la plus élevée après 24 heures, alors que le kétoconazole a entraîné cette baisse après 3 heures et 24 heures, pour les 2 doses.
En outre, on a évalué le taux d’inhibition in vitro de la synthèse de l’œstradiol dans une préparation à base de cellules ovariennes brisées, prélevées chez une rate gravide. La CI50 a été de 0,55 μM pour le kétoconazole et de 8 à 10 μM pour le fluconazole. Par conséquent, le fluconazole serait un inhibiteur beaucoup plus faible de la synthèse de l’œstradiol.
Effets in vitro sur les mécanismes de défense de l’hôte
Le fluconazole à raison de 5, 10 et 20 μg/mL n’a eu que peu d’effet (3,4, 5,6 et 1,9 % d’inhibition, respectivement) sur la destruction in vitro par les granulocytes humains des blastopores de Candida albicans marqués à l’uridine tritiée. Cela laisse présumer que le fluconazole n’a que peu ou pas d’effets sur les mécanismes de la lyse microbienne par les granulocytes. Par contre, le kétoconazole à raison de 10 et 20 μg/mL a réduit de façon significative (20,9 et 55,9 % d’inhibition respectivement) la libération d’uridine tritiée, ce qui indique qu’il peut inhiber la destruction des blastopores de C. albicans par les granulocytes humains in vitro.
De même, le fluconazole, à des concentrations de 0,25 à 8 μg/mL n’a eu que peu d’effet sur la prolifération des lymphocytes spléniques stimulées par la concanavaline A et les lipopolysaccharides chez la souris, d’après le taux de captation de la thymidine tritiée. Par contre, à des concentrations allant jusqu’à 8 μg/mL, le kétoconazole a réduit de façon significative la captation de la thymidine tritiée en présence des deux mitogènes.
Effets sur les principales glandes endocrines
Même à la concentration maximale de 10 μg/mL, le fluconazole n’a entraîné qu’une faible baisse de la sécrétion in vitro de testostérone, basale ou stimulée par la gonadotropine chronique humain (hcG), par les cellules de Leydig du rat (taux d’inhibition de 27 et 11 % respectivement), comparativement au kétoconazole qui a entraîné une baisse marquée (> 50 %) des deux modes de sécrétion.
De même, le fluconazole (25 μM) n’a pas inhibé la sécrétion de corticostérone par des cellules surrénaliennes de rats, en suspension, incubées in vitro avec de l’ACTH. Par contre, le kétoconazole (1 μM et plus) a entraîné une telle inhibition. De même, les concentrations maximales de fluconazole (100 μM) n’ont entraîné qu’une faible inhibition (environ 23 %) de l’activité in vitro de la 11β-hydroxylase dans les mitochondries des cellules surrénaliennes de rats, comparativement au kétoconazole (3 et 10 μM) qui a causé une inhibition marquée, proportionnelle à la concentration. La comparaison des effets du fluconazole et du kétoconazole sur la synthèse des œstrogènes in vitro par des microsomes de cellules ovariennes de rates a montré que le fluconazole est environ 20 fois moins puissant que le kétoconazole en tant qu’inhibiteur de l’aromatase ovarienne de la rate (CI50 de 1,4 μM et 29,6 μM respectivement).
Il semble donc que le fluconazole soit relativement dépourvu d’effets sur la synthèse des stéroïdes chez les mammifères et qu’il risque peu de provoquer des effets secondaires de nature endocrinienne chez l’humain ou d’inhiber le métabolisme des stéroïdes surrénaliens in vivo.
RÉFÉRENCES
- 1. Brammer KW, Coates PE. Pharmacokinetics of fluconazole in pediatric patients.Eur J Clin Microbiol Infect Dis 1994;13(4):325-9.
- 2. Brammer KW, Farran PR, Faulkner JK. Pharmacokinetics and tissue penetration of fluconazole in humans. Rev Infect Dis 1990; 12(Suppl 3): S318-26.
- 3. Brammer KW, Tarbit MH. A review of the pharmacokinetics of fluconazole (UK-49, 858) in laboratory animals and man. In: Fromtling RA, ed. Recent trends in the discovery, development and evaluation of antifungal agents. Barcelona: J.R. Prous, 1987:141-9.
- 4. Bru JP, Lebeau B, Stahl JP, et al. Oral fluconazole treatment of urinary mycoses. (abstract) In: Xth Congress of the International Society for Human and Animal Mycology, Barcelona, 27 June-1 July 1988. Rev Iber Micol 1988; 5(Suppl 1): 34. (Résumé #0-94)
- 5. Bunin N. Oral fluconazole for the treatment of disseminated fungal infection. Pediatr Infect Dis J 1989; 8:62.
- 6. Byrne WR, Wajszczuk CP. Cryptococcal meningitis in the acquired immunodeficiency syndrome (AIDS): successful treatment with fluconazole after failure of amphotericin B. Ann Intern Med 1988; 108(3): 384-5.
- 7. Catanzaro A, Fierer J, Friedman PJ. Fluconazole in the treatment of coccidioidomycosis. Chest 1990; 97(3): 666-9.
- 8. Classen DC, Burke JP, Smith CB. Treatment of coccidioidal meningitis with fluconazole. (Lettre) J Infect Dis 1988;158(4): 903-4.
- 9. Dellamonica P, Bernard E, Lefichoux Y, et al. Fluconazole treatment of amphotericin B resistant mucosal candidiasis infection in AIDS patients. (résumé) In: 5th International Symposium on Infections in the Immunocompromised Host. Noordwijkerhout, the Netherlands, 5-8 June 1988. (Résumé #184)
- 10. DeWit S. Clumeck N. Fluconazole in the treatment of fungal infections associated with AIDS. Infection 1989; 17(3): 121-3.
- 11. DeWit S, Goossens H, Weerts D, et al. Comparison of fluconazole and ketoconazole for oropharnygeal candidiasis in AIDS. Lancet 1989; 1:746-8.
- 12. Dismukes WE. Cryptococcal meningitis in patients with AIDS. J Infect Dis 1988; 157(4): 624-8.
- 13. Dupont B, Drouhet E. Fluconazole in the management of oropharyngeal candidiasis in a predominantly HIV antibody-positive group of patients. In: Fromtling RA, ed. Recent trends in the discovery, development and evaluation of antifungal agents. Barcelona: J.R. Prous, 1987:163-8.
- 14. Dupont B, Drouhet E. Fluconazole in the management of oropharyngeal candidosis in a predominantly HIV antibody-positive group of patients. J Med Vet Mycol 1988; 26(1): 67-71.
- 15. Fasano C, O’Keefe J, Gibbs D. Fluconazole treatment of neonates and infants with severe fungal infections not treatable with conventional agents. Eur J Clin Microbiol Infect Dis 1994;13(4):351-4.
- 16. Foulds G, Brennan DR, Wajszczuk C, et al. Fluconazole penetration into cerebrospinal fluid in humans. J Clin Pharmacol 1988;28(4):363-6.
- 17. Grant SM, Clissold SP. Fluconazole: a review of its pharmacodynamic and pharmacokinetic properties, and therapeutic potential in superficial and systemic mycoses. Drugs 1990; 39(6): 877-916.
- 18. Graybill JR. Fluconazole efficacy in animal models of mycotic diseases. In: Fromtling RA, ed. Recent trends in the discovery, development and evaluation of antifungal agents. Barcelona: J.R. Prous 1987:113-24.
- 19. Hanger DP, Jevons S, Shaw JT. Fluconazole and testosterone: in vivo and in vitro studies. Antimicrob Agents Chemother 1988; 32(5): 646-8.
- 20. Hay RJ, Moore MK, Clayton YM, et al. Chronic mucocutaneous candidosis: long term follow up and therapeutic use of fluconazole. (résumé) In: Xth Congress of the International Society for Human and Animal Mycology, Barcelona, 27 June-1 July 1988. Rev Iber Micol 1988; 5 (Suppl 1):34. (Abstract #0-96)
- 21. Henderson JT. Fluconazole: a significant advance in the management of human fungal disease. In: Fromtling RA, ed. Recent trends in the discovery, development and evaluation of antifungal agents. Barcelona: J.R. Prous, 1987:77-9.
- 22. Hernandez-Samelayo T and a Multicentre Study Group. Fluconazole versus ketoconazole in the treatment of oropharyngeal candidiasis in HIV-infected children. Eur J Clin Microbiol Infect Dis 1994; 13(4): 340-4.
- 23. Hughes CE, Bennett RL, Tuna IC, et al. Activities of fluconazole, UD-49858, and ketoconazole against ketoconazole-susceptible and resistant Candida albicans. Antimicrob Agents Chemother 1988; 32:209-12.
- 24. Jevons S, Lees L, Tarbit MH. Early clinical experience with UK-49, 858 in human volunteers and patients. (résumé) 14th International Congress of Chemotherapy, Kyoto, 23-28 June 1985. (Abstract #S-64-3).
- 25. Just G, Laubenberger C, Schnellback M, et al. Therapy of fungal infections with fluconazole in AIDS patients. (résumé) In: Xth Congress of the International Society for Human and Animal Mycology, Barcelona, 27 June-1 July 1988. Rev Iber Micol 1988; 5(suppl 1): 35. (Résumé #0-99)
- 26. Kruger HU, Schuler U, Zimmerman R, et al. Absence of significant interaction of fluconazole with cyclosporin. J Antimicrob Chemother 1989; 24(5): 781-6.
- 27. Lind PO, Hurlen B, Olsen I. Fungal candidiasis treated with a new triazole, fluconazole. (résumé) J Dent Res 1988;67(4):770. (Résumé #157)
- 28. Marriott MS, Richardson K. The discovery and mode of action of fluconazole. In: Fromtling RA, ed. Recent trends in the discovery, development and evaluation of antifungal agents. Barcelona: J.R. Prous, 1987:81-92.
- 29. Meunier F, Aoun M. Fluconazole: an alternative to treat fungemia? (Résumé) Dans: Xth Congress of the International Society for Human and Animal Mycology, Barcelona, 27 June-1 July 1988. Rev Iber Micol 1988;5(Suppl 1):35 (Résumé #0- 98)
- 30. Meunier F, Gerain J, Snoeck R, et al. Fluconazole therapy of oropharyngeal candidiasis in cancer patients. In: Fromtling RA, ed. Recent trends in the discovery, development and evaluation of antifungal agents. Barcelona: J.R. Prous, 1987:169-74.
- 31. Milliken S, Helenglass G, Powles R. Fluconazole pharmacokinetics following oral dosage in leukaemic patients receiving autologous bone marrow transplantation. Bone Marrow Transplant 1988; 3(Suppl 1): 324-5.
- 32. Rinaldi MG, Robinson PA, Graybill JR, et al. Fluconazole concentrations in patients undergoing antifungal therapy. (résumé) In: Program and abstracts of the 28th Interscience Conference on Antimicrobial Agents and Chemotherapy, Los Angeles, 23-26 Oct 1988:121 (Résumé #66).
- 33. Robinson PA, Knirsch AK, Joseph JA. Fluconazole for life-threatening fungal infections in patients who cannot be treated with conventional antifungal agents. Rev Infect Dis 1990; 12(Suppl 3): S349-63.
- 34. Shaw JTB, Tarbit MH, Troke PF. Cytochrome P-450 mediated sterol synthesis and metabolism: differences in sensitivity to fluconazole and other azoles. In: Fromtling RA, ed. Recent trends in the discovery, development and evaluation of antifungal agents. Barcelona: J.R. Prous, 1987:125-39.
- 35. Smith KJ, Warnock DW, Kennedy CTC. Azole resistance in Candida albicans. J Med Vet Mycol 1986; 24:133-44.
- 36. Stern J, Sharkey K, Hartman B, et al. Fluconazole therapy in AIDS patients with cryptococcosis. (résumé) In: Program and abstracts of the 27th Interscience Conference on Antimicrobial Agents and Chemotherapy, New York, 4-7 Oct 1987:262 (Résumé #948).
- 37. Stern JJ, Hartman BJ, Sharkey P, et al. Oral fluconazole therapy for patients with acquired immunodeficiency syndrome and cryptococcosis: experience with 22 patients. Am J Med 1988; 85(4): 477-80.
- 38. Sugar AM, Saunders C. Oral fluconazole as suppressive therapy of disseminated cryptococcosis in patients with acquired immunodeficiency syndrome. Am J Med 1988; 85(4): 481-9.
- 39. Tucker RM, Williams PL, Arathoon EG, et al. Pharmacokinetics of fluconazole in cerebrospinal fluid and serum in human coccidioidal meningitis. Antimicrob Agents Chemother 1988; 32(3): 369-73.
- 40. Van’t Wout JW, Mattie H, van Furth R. A prospective study of the efficacy of fluconazole (UK-49, 858) against deep-seated fungal infections. J Antimicrob Chemother 1988; 21(5): 665-72.
- 41. Viscoli C, Castagnola E, Fioredda F, et al. Fluconazole in the treatment of candidiasis in immunocompromised children. Antimicrob Agents Chemother 1991; 35(2): 365-7.
- 42. Wiest DB, Fowler SL, Garner SS, et al. Fluconazole in neonatal disseminated candidiasis. Arch Dis Child 1991; 66:1002.
- 43. Pfizer Canada Inc., DIFLUCAN Injection, Monographie de produit, 3 mars 2004.
- 44. Pfizer Canada Inc., DIFLUCAN Capsule, Monographie de produit, 3 mars 2004.