


Monographie de produit - Cerebyx
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
S.O.
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNEL DE LA SANTÉ ........................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Pédiatrie ............................................................................................................... 4
1.2 Gériatrie ............................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ................................................................................ 5
4.2 Posologie recommandée et ajustement posologique .......................................... 5
4.3 Reconstitution ...................................................................................................... 7
4.4 Administration ...................................................................................................... 7
5 SURDOSE ..................................................................................................................... 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ...... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 9
7.1 Populations particulières .................................................................................... 16
7.1.1 Femmes enceintes .......................................................................................... 16
7.1.2 Allaitement ..................................................................................................... 18
7.1.3 Enfants et adolescents (âgés de ≤ 18 ans) ...................................................... 18
7.1.4 Personnes âgées (≥ 65 ans) ............................................................................ 18
8 EFFETS INDÉSIRABLES ................................................................................................ 18
8.1 Aperçu des effets indésirables ............................................................................ 18
8.2 Effets indésirables observés au cours des études cliniques ................................ 19
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques .......... 22
8.5 Effets indésirables observés après la commercialisation .................................... 23
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 24
9.2 Aperçu des interactions médicamenteuses ........................................................ 24
9.3 Interactions médicament-comportement .......................................................... 24
9.4 Interactions médicament-médicament .............................................................. 24
9.5 Interactions médicament-aliment ...................................................................... 29
9.6 Interactions médicament-plante médicinale ...................................................... 29
9.7 Interactions médicament-examens de laboratoire ............................................ 29
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 29
10.1 Mode d’action .................................................................................................... 29
10.2 Pharmacodynamie .............................................................................................. 29
10.3 Pharmacocinétique ............................................................................................. 30
11 CONSERVATION, STABILITÉ ET MIS AU REBUT ........................................................... 33
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ....................................................................... 34
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 34
14 ÉTUDES CLINIQUES .................................................................................................... 34
14.1 Études cliniques par indication ........................................................................... 34
15 MICROBIOLOGIE ....................................................................................................... 35
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 35
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S .................................................................... 47
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
CEREBYX (injection de fosphénytoïne sodique) est indiqué pour :
- l’administration parentérale à court terme lorsque les autres moyens d’administration de la phénytoïne ne sont pas disponibles, inappropriés ou jugés moins avantageux. L’innocuité et l’efficacité de CEREBYX dans cette utilisation n’ont pas été évaluées systématiquement pendant plus de 5 jours. CEREBYX ne doit être utilisé que lorsque l’administration orale de phénytoïne n’est pas possible. CEREBYX ne doit pas être administré par voie orale.
- CEREBYX peut être utilisé pour le contrôle de l’état de mal épileptique convulsif généralisé et pour la prévention et le traitement des crises survenant pendant la neurochirurgie. Il peut également être substitué, à court terme, à la phénytoïne orale.
1.1 Pédiatrie
Pédiatrie (≤ 18 ans) : L’innocuité du CEREBYX chez les patients pédiatriques n’a pas été établie (voir 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Aucune étude systématique n’a été menée chez les patients gériatriques. La clairance de la phénytoïne a tendance à diminuer avec l’âge (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- CEREBYX (injection de fosphénytoïne sodique) est contre-indiqué chez les patients qui présentent une hypersensibilité à CEREBYX ou à ses ingrédients, à la phénytoïne ou à d’autres hydantoïnes.
- En raison de l’effet de la phénytoïne parentérale sur l’automatisme ventriculaire, CEREBYX est contre-indiqué chez les patients présentant une bradycardie sinusale, un bloc sino-auriculaire, un bloc AV du deuxième et du troisième degré et un syndrome d’Adams-Stokes.
- L’administration concomitante de CEREBYX avec la delavirdine est contre-indiquée en raison du risque de perte de réponse virologique et d’une éventuelle résistance à la delavirdine ou à la classe des inhibiteurs non nucléosidiques de la transcriptase inverse.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Encadré sur les mises en garde et précautions importantes
Risque cardiovasculaire
La vitesse d’administration intraveineuse de CEREBYX ne doit pas dépasser 150 mg d’équivalents phénytoïne sodique (EP) par minute en raison du risque d’hypotension grave et d’arythmies cardiaques. Une surveillance cardiaque attentive est nécessaire pendant et après l’administration intraveineuse de CEREBYX. Bien que le risque de toxicité cardiovasculaire augmente avec des vitesses de perfusion supérieures à la vitesse de perfusion recommandée, ces événements ont également été signalés à une vitesse de perfusion égale ou inférieure à la vitesse de perfusion recommandée. Une réduction de la vitesse d’administration ou un arrêt du traitement peut être nécessaire (voir 7 MISES EN GARDE et PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION ).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La dose, la concentration dans les solutions d’administration et la vitesse de perfusion i.v. de
CEREBYX (injection de fosphénytoïne sodique) sont exprimées en équivalents de phénytoïne sodique (ÉP) pour éviter d’avoir à effectuer des ajustements basés sur le poids moléculaire lors de la conversion entre les doses de fosphénytoïne et de phénytoïne sodique.
CEREBYX doit toujours être prescrit et délivré en unités équivalentes de phénytoïne sodique (ÉP).
1,5 mg de fosphénytoïne sodique équivaut à 1 mg de phénytoïne sodique et est appelé 1 mg d’EP. La quantité et la concentration de fosphénytoïne sont toujours exprimées en mg d’équivalents de phénytoïne sodique (mg ÉP). Par exemple, si un patient reçoit 1 000 mg ÉP de CEREBYX, cela équivaut à 1 000 mg de phénytoïne sodique.
- CEREBYX présente des différences importantes au niveau de son administration par rapport à la phénytoïne sodique parentérale.
- En tant que traitement non urgent, CEREBYX par voie intraveineuse doit être administré plus lentement. En raison des risques de toxicité cardiaque et locale associés à CEREBYX par voie i.v., la phénytoïne orale doit être utilisée dans la mesure du possible.
Posologie pour les populations particulières :
- Patients atteints d’une maladie rénale ou hépatique : En raison d’une fraction accrue de phénytoïne non liée chez les patients atteints d’une maladie rénale ou hépatique, ou chez ceux présentant une hypoalbuminémie, l’interprétation des concentrations plasmatiques totales de phénytoïne doit être effectuée avec prudence (voir 10 PHARMACOLOGIE CLINIQUE, Populations particulières). Les concentrations de phénytoïne non liée peuvent être plus utiles dans ces populations de patients. Après l’administration de CEREBYX par voie i.v. à des patients atteints d’une maladie rénale et/ou hépatique, ou à des patients présentant une hypoalbuminémie, la clairance de la fosphénytoïne en phénytoïne peut être augmentée en absence d’une augmentation similaire de la clairance de la phénytoïne. Cela peut potentiellement augmenter la fréquence et la gravité des événements indésirables (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4.2 Posologie recommandée et ajustement posologique
Les doses de phénytoïne sont généralement choisies pour donner des concentrations plasmatiques totales thérapeutiques de phénytoïne de 40 à 80 μmol/L [10 à 20 μg/mL] (concentrations de phénytoïne non liée de 4 à 8 μmol/L [1 à 2 μg/mL]. Après l’administration de CEREBYX, il est recommandé de ne pas surveiller les concentrations de phénytoïne jusqu’à ce que la conversion en phénytoïne soit pratiquement terminée. Cela se produit environ 2 heures après la fin de la perfusion i.v. et 4 heures après l’injection i.m.
Avant la conversion complète, les techniques immunoanalytiques couramment utilisées, telles que les analyseurs TDx/TDxFLx (polarisation de fluorescence) et Emit 2000 (multiplication enzymatique), peuvent surestimer considérablement les concentrations plasmatiques de phénytoïne en raison de la réactivité croisée avec la fosphénytoïne. Le test TDx/TDxFLx n’est pas recommandé en raison d’une marge d’erreur inacceptable. La différence entre les concentrations de phénytoïne prévues et réelles 4 heures après l’administration est ≤ 20 μmol/L [5 μg/mL]. L’erreur dépend de la concentration plasmatique de phénytoïne et de fosphénytoïne (influencée par la dose de CEREBYX, la voie et le taux
d’administration, et le moment de l’échantillonnage par rapport au dosage) et de la méthode analytique. Les méthodes d’analyse chromatographique quantifient avec précision les concentrations de phénytoïne dans les fluides biologiques en présence de fosphénytoïne. Avant la conversion complète, des échantillons de sang pour la surveillance de la phénytoïne doivent être prélevés dans des tubes contenant de l’EDTA comme anticoagulant pour minimiser la conversion ex vivo de la fosphénytoïne en phénytoïne. Cependant, même avec des méthodes d’analyse spécifiques, les concentrations de phénytoïne mesurées avant que la conversion de la fosphénytoïne ne soit complète ne refléteront pas les concentrations de phénytoïne finalement atteintes.
Ne confondez pas la concentration de CEREBYX avec la quantité totale de médicament dans le flacon.
État de mal épileptique
La dose d’attaque de CEREBYX est de 15 à 20 mg ÉP/kg administrée à raison de 100 à
150 mg ÉP/min par voie intraveineuse.
- En raison du risque d’hypotension, la fosphénytoïne ne doit pas être administrée à une vitesse supérieure à 150 mg ÉP/min. Une surveillance continue de l’électrocardiogramme, de la pression artérielle et de la fonction respiratoire est essentielle et le patient doit être observé pendant toute la période où les concentrations sériques maximales de phénytoïne se produisent, environ 10 à 20 minutes après la fin des perfusions de CEREBYX.
- Étant donné que l’effet antiépileptique complet de la phénytoïne, qu’elle soit administrée sous forme de CEREBYX ou de phénytoïne parentérale, n’est pas immédiat, d’autres mesures, notamment l’administration concomitante d’une benzodiazépine en i.v., seront généralement nécessaires pour contrôler l’état de mal épileptique.
- La dose d’attaque doit être suivie de doses d’entretien de CEREBYX ou de phénytoïne, par voie orale ou parentérale (voir 4.2 Posologie recommandée et ajustement posologique, Dose d’attaque et dose d’entretien en situation non urgente).
Si l’administration de CEREBYX ne met pas fin aux crises, l’utilisation d’autres anticonvulsivants et d’autres mesures appropriées doivent être envisagées.
CEREBYX par voie i.m. ne doit pas être utilisé dans le traitement de l’état de mal épileptique, car les concentrations thérapeutiques de phénytoïne peuvent ne pas être atteintes aussi rapidement qu’avec l'administration i.v. Si l’accès par voie i.v. est impossible, des doses d’attaque de CEREBYX ont été administrées par voie i.m. pour d’autres indications.
Dose d’attaque et dose d’entretien en situation non urgente
- La dose d’attaque de CEREBYX est de 10 à 20 mg ÉP/kg administrée par voie i.v. ou i.m. La vitesse d’administration de CEREBYX par voie i.v. ne doit pas dépasser 150 mg ÉP/min. Une surveillance continue de l’électrocardiogramme, de la tension artérielle et de la fonction respiratoire est essentielle et le patient doit être surveillé pendant toute la période où les concentrations sériques de phénytoïne sont maximales, environ 10 à 20 minutes après la fin des perfusions de CEREBYX.
- La dose d’entretien quotidienne initiale de CEREBYX est de 4 à 6 mg ÉP/kg/jour en doses fractionnées.
Substitution de l’administration par voie i.m. ou i.v. pour le traitement oral à la phénytoïne
Lorsque le traitement par la phénytoïne orale n’est pas possible, le CEREBYX peut être
remplacé par un traitement par la phénytoïne sodique orale à la même dose quotidienne totale.
- Les comprimés de phénytoïne sont biodisponibles à environ 90 % par voie orale. La phénytoïne, fournie sous le nom de CEREBYX, est 100 % biodisponible par voie i.m. et i.v. Pour cette raison, les concentrations plasmatiques de phénytoïne peuvent augmenter modestement lorsque le CEREBYX par voie i.m. ou i.v. remplace le traitement par phénytoïne sodique orale.
- La vitesse d’administration de CEREBYX en i.v. ne doit pas dépasser 150 mg ÉP/min.
- Lors des essais contrôlés, le CEREBYX par voie i.m. a été administré en une seule dose quotidienne en utilisant 1 ou 2 points d’injection. Certains patients peuvent nécessiter des doses plus fréquentes.
Gériatrie (≥ 65 ans) : L’âge n’a pas d’impact significatif sur la pharmacocinétique de la fosphénytoïne après l’administration de CEREBYX. La clairance de la phénytoïne est légèrement diminuée chez les patients âgés et un dosage plus faible ou moins fréquent peut être nécessaire (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Pédiatrie (≤ 18 ans) : L’innocuité de CEREBYX chez les enfants n’a pas été établie. Par conséquent, CEREBYX n’est pas indiqué dans cette population de patients (voir 7.1.3 Enfants et adolescents).
4.3 Reconstitution
Produits parentéraux :
Avant la perfusion i.v., diluez CEREBYX dans une solution injectable de dextrose à 5 % ou une solution saline à 0,9 % jusqu’à une concentration comprise entre 1,5 et 25 mg ÉP/mL.
CEREBYX ajouté à une solution injectable de dextrose à 5 % ou à une solution saline à 0,9 % dans une plage de concentrations de 2,5 à 40 mg/mL est stable pendant 8 heures à température ambiante ou 24 heures lorsqu’il est conservé au réfrigérateur (2 à 8 °C). Les produits contenant des particules ou une décoloration ne doivent pas être utilisés.
CEREBYX est destiné à un usage parentéral uniquement. Comme avec toutes les préparations parentérales, les fioles de CEREBYX doivent être inspectés visuellement pour détecter la présence de particules et de décoloration avant l’administration, chaque fois que la solution et le contenant le permettent. Les produits contenant des particules ou une décoloration doivent être jetés.
4.4 Administration
Voir 4.2 Posologie recommandée et ajustement posologique.
5 SURDOSE
La dose létale médiane de fosphénytoïne administrée par voie intraveineuse à des souris et à des rats était de 156 mg ÉP/kg et d’environ 250 mg ÉP/kg, soit environ 0,6 et 2 fois, respectivement, la dose de charge humaine maximale sur une base mg/m2. Les signes de toxicité aiguë chez les animaux comprenaient une ataxie, une respiration difficile, un ptosis et une hypoactivité.
Symptômes : Étant donné que CEREBYX (injection de fosphénytoïne sodique) est un promédicament de la phénytoïne, les renseignements suivants peuvent être utiles. Les premiers symptômes d’une toxicité aiguë à la phénytoïne sont le nystagmus, l’ataxie et la dysarthrie. D’autres signes incluent des tremblements, une hyperréflexie, une léthargie, des troubles de l’élocution, des nausées, des
vomissements, un coma et une hypotension. La dépression des systèmes respiratoire et circulatoire entraîne la mort. Il existe des variations marquées entre les individus en ce qui concerne les concentrations plasmatiques de phénytoïne auxquelles la toxicité se produit. Le nystagmus latéral apparaît généralement à 80 μmol/L [20 μg/mL], l’ataxie à 120 μmol/L [30 μg/mL] et la dysarthrie et la léthargie apparaissent lorsque la concentration plasmatique est supérieure à 160 μmol/L [40 μg/mL]. Cependant, des concentrations de phénytoïne allant jusqu’à 200 μmol/L [50 μg/mL] ont été signalées sans preuve de toxicité. Des doses allant jusqu’à 25 fois la dose thérapeutique de phénytoïne ont été prises, ce qui a entraîné des concentrations plasmatiques de phénytoïne supérieures à 400 μmol/L [100 μg/mL], avec rétablissement complet.
Des nausées, des vomissements, une léthargie, une tachycardie, une bradycardie, une asystolie, un arrêt cardiaque, une hypotension, une syncope, une hypocalcémie, une acidose métabolique et un décès ont été rapportés dans des cas de surdosage avec le CEREBYX.
Traitement :
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
Le traitement est non spécifique car il n’existe pas d’antidote connu à la surdose de CEREBYX ou de phénytoïne. L’adéquation des systèmes respiratoire et circulatoire doit être soigneusement surveillée et des mesures de soutien appropriées doivent être employées. L’hémodialyse peut être envisagée puisque la phénytoïne n’est pas complètement liée aux protéines plasmatiques. L’exsanguinotransfusion totale a été utilisée dans le traitement des intoxications graves chez les enfants. Dans les cas de surdose aigue, il faut aussi penser à la présence possible d’autres dépresseurs du SNC, dont l’alcool.
Le formate et le phosphate sont des métabolites de la fosphénytoïne et peuvent donc contribuer aux signes de toxicité après une surdose. Les signes de toxicité du formate sont similaires à ceux de la toxicité du méthanol et sont associés à une acidose métabolique à trou anionique grave. De grandes quantités de phosphate, administrées rapidement, pourraient potentiellement provoquer une hypocalcémie avec paresthésie, spasmes musculaires et convulsions. Les taux de calcium libre ionisé peuvent être mesurés et, s’ils sont faibles, il faut les utiliser pour guider le traitement.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 : Formes pharmaceutiques, teneurs, composition et conditionnement
Chaque fiole de CEREBYX (injection de fosphénytoïne sodique) contient 75 mg/mL de fosphénytoïne sodique sous forme d’heptahydrate, équivalent à 50 mg/mL de phénytoïne sodique après administration. Chaque fiole contient également de l’eau pour préparations injectables et un tampon
| Voie d’administration | Forme posologique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| i.v. | Liquide : 75 mg/mL | Eau pour préparations injectables et tampon de trométhamine (12 mg/mL) ajustés à un pH de 8,6 à 9,0 avec de l’acide chlorhydrique. | ||
de trométhamine (12 mg/mL) ajusté à un pH de 8,6 à 9,0 avec de l’acide chlorhydrique.
CEREBYX (injection de fosphénytoïne sodique, 75 mg/mL) est offert en fioles unidoses de 2 mL ou 10 mL :
Fioles de 2 mL : Emballage de 5 fioles (équivalent à 100 mg de phénytoïne sodique par fiole de 2 mL, soit 50 mg/mL)
Fioles de 10 mL : Emballage d’une fiole (équivalent à 500 mg de phénytoïne sodique par fiole de 10 mL, soit 50 mg/mL).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Les avertissements suivants sont basés sur l’expérience d’utilisation de CEREBYX ou de la phénytoïne.
Généralités
Erreurs de dosage
Dans cette monographie, les doses de Cerebyx (injection de fosphénytoïne sodique
(norme du fabricant)) sont toujours exprimées en milligrammes d’équivalents de phénytoïne sodique (mg ÉP). 1 mg ÉP équivaut à 1 mg de phénytoïne sodique.
N’effectuez donc aucun ajustement des doses recommandées lorsque vous remplacez Cerebyx par de la phénytoïne sodique ou vice versa. Par exemple, si un patient reçoit 1 000 mg d’ÉP de Cerebyx, cela équivaut à 1 000 mg de phénytoïne sodique.
Ne pas confondre la quantité de médicament à administrer en ÉP avec la concentration du médicament dans la fiole.
Des erreurs médicamenteuses associées à CEREBYX ont entraîné l’administration d’une dose erronée de fosphénytoïne à des patients. CEREBYX est commercialisé en fioles de 2 mL contenant un total de 100 mg ÉP et en flacons de 10 mL contenant un total de 500 mg . La concentration de chaque fiole est de 50 mg ÉP/mL. Des erreurs se sont produites lorsque la concentration de la fiole (50 mg ÉP/mL) a été mal interprétée comme signifiant que le contenu total de la fiole était de 50 mg ÉP. Ces erreurs ont entraîné des surdoses de CEREBYX de deux à dix fois, car chaque flacon contient en réalité un total de 100 mg ÉP ou 500 mg ÉP. Dans certains cas, des surdoses décuplées ont été associées à des issues fatales. Afin de minimiser toute confusion, la dose prescrite de CEREBYX doit toujours être exprimée en milligrammes d’équivalents de phénytoïne (mg ÉP) (voir 4 POSOLOGIE ET ADMINISTRATION). De plus, lors de la commande et du stockage du CEREBYX, pensez à afficher le contenu total du médicament (c.-à-d., 100 mg ÉP/2 mL ou 500 mg ÉP/10 mL) au lieu de la concentration dans les systèmes informatiques, les commandes préimprimées et les bases de données des armoires de distribution automatisées pour aider à garantir une identification non ambiguë du contenu total en médicament. Des précautions doivent être prises pour s’assurer que le volume approprié de CEREBYX est prélevé de la fiole lors de la préparation du médicament pour l’administration. L’attention portée à ces détails peut empêcher certaines erreurs d’administration de CEREBYX de se produire.
Crise précipitée par sevrage, état de mal épileptique
Les médicaments antiépileptiques ne doivent pas être interrompus brusquement en raison du risque d’augmentation de la fréquence des crises, y compris d’un état de mal épileptique. Lorsque, de l’avis du clinicien, il devient nécessaire de réduire la dose, d’arrêter le traitement ou de le remplacer par un autre médicament antiépileptique, cette opération doit être effectuée progressivement. Toutefois, en cas de réaction allergique ou d’hypersensibilité, un remplacement rapide par un traitement alternatif peut s’avérer nécessaire. Dans ce cas, le traitement alternatif doit être un médicament antiépileptique n’appartenant pas à la classe chimique des hydantoïnes.
Spécifiques au CEREBYX
Troubles sensoriels : Des brûlures, des démangeaisons et/ou des paresthésies graves ont été signalées par 7 des 16 volontaires sains ayant reçu CEREBYX (injection de fosphénytoïne sodique) par voie intraveineuse à une dose de 1 200 mg ÉP à la vitesse d’administration maximale (150 mg ÉP/min). La perturbation sensorielle grave a duré de 3 à 50 minutes chez 6 de ces sujets et 14 heures chez le septième sujet. Dans certains cas, des troubles sensoriels plus légers ont persisté jusqu’à 24 heures. La localisation de l’inconfort variait selon les sujets, l’aine étant mentionnée le plus fréquemment comme zone d’inconfort. Dans une cohorte distincte de 16 volontaires sains (tirés de 2 autres études) qui ont reçu CEREBYX en i.v. à une dose de 1 200 mg ÉP à la vitesse d’administration maximale (150 mg ÉP/min), aucun n’a présenté de troubles graves, mais la plupart ont ressenti des démangeaisons ou des picotements légers à modérés.
Les patients recevant CEREBYX à des doses de 20 mg ÉP/kg à 150 mg ÉP/min devraient ressentir un certain inconfort. L’apparition et l’intensité de l’inconfort peuvent être diminuées en ralentissant ou en arrêtant temporairement la perfusion.
L’effet de la poursuite de la perfusion sans modification en présence de ces sensations est inconnu. Aucune séquelle permanente n’a été signalée jusqu’à présent. La base pharmacologique de ces phénomènes sensoriels positifs est inconnue, mais d’autres médicaments à base d’esters de phosphate, qui délivrent des charges de phosphate plus faibles, ont été associés à des brûlures, des démangeaisons et/ou des picotements principalement dans la région de l’aine.
Quantité de phosphate : On doit tenir compte de la quantité de phosphate libérée par
CEREBYX (0,0037 mmol de phosphate par milligramme ÉP de CEREBYX) chez les patients ayant besoin d’un apport réduit en phosphate, comme dans les cas d'insuffisance rénale grave.
- Dose d’attaque par voie i.v. en présence d’affection rénale ou hépatique, ou dans les cas d’hypoalbuminémie : À la suite de l’administration i.v. de CEREBYX à des patients souffrant de maladie rénale ou hépatique, ou dans les cas d’hypoalbuminémie, la clairance de la fosphénytoïne en phénytoïne peut s’accélérer sans augmentation correspondante de la clairance de la phénytoïne. Une telle situation risque d’augmenter la fréquence et la gravité des événements indésirables (voir 10 PHARMACOLOGIE CLINIQUE, Populations particulières et 4 POSOLOGIE ET ADMINISTRATION, Posologie dans les populations particulières).
Associées à la phénytoïne
Le CEREBYX n’est pas indiqué pour le traitement des crises d’absence. Si des crises tonico‑cloniques (grand mal) et des absences (petit mal) sont présentes, un traitement médicamenteux combiné est nécessaire.
La phénytoïne et les autres hydantoïnes ne sont pas indiquées en cas de crises d’épilepsie dues à des causes hypoglycémiques ou à d’autres causes métaboliques. Des procédures de diagnostic appropriées doivent être effectuées selon les indications.
Chez un faible pourcentage de personnes traitées par la phénytoïne, on a constaté une lenteur du métabolisme du médicament. Une telle lenteur métabolique peut provenir d'une carence enzymatique ou de l’absence d’induction enzymatique; elle semble être d’origine génétique.
La phénytoïne et les autres hydantoïnes sont contre-indiquées chez les patients ayant des antécédents d’hypersensibilité à la phénytoïne.
On a signalé des cas d’hyperglycémie occasionnée par l’effet inhibiteur de la phénytoïne sur la libération d’insuline. La phénytoïne peut également augmenter la glycémie chez les sujets diabétiques.
La phénytoïne a le pouvoir d’abaisser les taux sériques de folates.
Appareil cardiovasculaire
En tant que traitement non urgent, CEREBYX par voie intraveineuse doit être administré plus lentement. En raison des risques de toxicité cardiaque et locale associés à CEREBYX par voie i.v., la phénytoïne orale doit être utilisée dans la mesure du possible.
Étant donné que des effets cardiovasculaires indésirables sont survenus pendant et après les perfusions, une surveillance cardiaque attentive est nécessaire pendant et après l’administration de CEREBYX par voie intraveineuse. Une réduction de la vitesse d’administration ou un arrêt du traitement peut être nécessaire.
Les effets cardiovasculaires indésirables comprennent une hypotension grave et des arythmies cardiaques. Les arythmies cardiaques incluent la bradycardie, le bloc cardiaque, l’allongement de l’intervalle QT, la tachycardie ventriculaire et la fibrillation ventriculaire qui ont entraîné une asystolie, un arrêt cardiaque et la mort. Les complications graves sont le plus souvent rencontrées chez les patients gravement malades, les patients âgés et les patients souffrant d’hypotension et d’insuffisance myocardique grave. Cependant, des événements cardiaques ont également été rapportés chez des adultes et des enfants sans maladie cardiaque sous-jacente ni comorbidités et aux doses et débits de perfusion recommandés.
Schéma posologique pour l’état de mal épileptique : En raison du risque accru de réactions cardiovasculaires indésirables associé à une administration rapide, CEREBYX ne doit pas être administré à une vitesse supérieure à 150 mg ÉP/min. La dose de CEREBYX par voie i.v. (15 à 20 mg ÉP/kg) utilisée pour traiter l’état de mal épileptique est administrée à une vitesse maximale de 150 mg ÉP/min. La perfusion type de CEREBYX administrée à un patient de 50 kg prend entre 5 et 7 minutes. Il convient de noter que l’administration d’une dose molaire identique de phénytoïne par injection de phénytoïne sodique ne peut être réalisée en moins de 15 à 20 minutes en raison des effets cardiovasculaires indésirables qui accompagnent l’administration intraveineuse directe de phénytoïne à des vitesses supérieures à 50 mg/min.
Si une charge rapide en phénytoïne est un objectif principal, l’administration i.v. de CEREBYX est préférable car le temps nécessaire pour atteindre les concentrations plasmatiques thérapeutiques de phénytoïne est plus long après une administration i.m. qu’après une administration i.v. (voir 4 POSOLOGIE ET ADMINISTRATION).
Conduite et utilisation de machines
Il convient de conseiller aux patients de ne pas conduire de voiture ni d’utiliser des machines potentiellement dangereuses jusqu’à ce qu’il soit certain que ce médicament n’affecte pas leur capacité à se livrer à ces activités.
System endocrinien et métabolisme
La phénytoïne a été rarement associée à l’exacerbation de la porphyrie. La prudence est de mise lorsque CEREBYX est utilisé chez les patients atteints de cette maladie.
Hématologique
Hématopoïétique : Des complications hématopoïétiques, certaines mortelles, ont été occasionnellement rapportées en association avec l’administration de phénytoïne. Ces symptômes incluent la thrombocytopénie, la leucopénie, la granulocytopénie, l’agranulocytose et la pancytopénie avec ou sans suppression de la moelle osseuse.
Plusieurs rapports ont suggéré une relation entre la phénytoïne et le développement d’adénopathies (locales ou généralisées), notamment l’hyperplasie bénigne des ganglions lymphatiques, le pseudolymphome, le lymphome et la maladie de Hodgkin. Bien qu’une relation de cause à effet n’ait pas été établie, la survenue d’une lymphadénopathie indique la nécessité de différencier une telle affection des autres types de pathologie des ganglions lymphatiques. L’atteinte des ganglions lymphatiques peut survenir avec ou sans symptômes et signes ressemblant au syndrome de DRESS (Réaction médicamenteuse avec éosinophilie et symptômes systémiques). Dans tous les cas d’adénopathie, une surveillance de suivi pendant une période prolongée est indiquée et tous les efforts doivent être faits pour obtenir une prise en charge des crises en utilisant des médicaments antiépileptiques alternatifs.
Fonctions hépatique, biliaire, pancréatique
Le foie est le principal site de biotransformation de la phénytoïne; les patients présentant une insuffisance hépatique, les patients âgés ou ceux qui sont gravement malades peuvent présenter des signes précoces de toxicité.
Des cas d’hépatotoxicité aiguë, y compris des cas peu fréquents d’insuffisance hépatique aiguë, ont été rapportés avec la phénytoïne. Ces incidents ont été associés à un syndrome d’hypersensibilité caractérisé par de la fièvre, des éruptions cutanées et une lymphadénopathie, et surviennent généralement dans les 2 premiers mois de traitement. D’autres manifestations courantes comprennent la jaunisse, l’hépatomégalie, des taux élevés de transaminases sériques, la leucocytose et l’éosinophilie. L’évolution clinique de l’hépatotoxicité aiguë de la phénytoïne va d’une guérison rapide à des conséquences fatales. Chez les patients présentant une hépatotoxicité aiguë, CEREBYX doit être immédiatement arrêté et ne pas être de nouveau administré.
Système immunitaire
Réactions dermatologiques graves : Des réactions dermatologiques graves et parfois mortelles, notamment la nécrolyse épidermique toxique (NET) et le syndrome de Stevens-Johnson (SJS), ont été signalées avec CEREBYX. Dans les pays dont la population est principalement caucasienne, on estime
que ces réactions surviennent chez 1 à 6 nouveaux utilisateurs sur 10 000, mais dans certains pays asiatiques (par exemple, Taïwan, la Malaisie et les Philippines), le risque est estimé comme étant beaucoup plus élevé. Les symptômes apparaissent généralement dans les 28 jours, mais peuvent survenir plus tard. Le traitement par CEREBYX doit être interrompu dès l’apparition des premiers signes d’une éruption cutanée, à moins que l’éruption cutanée ne soit manifestement pas liée au médicament. Si des signes ou des symptômes suggèrent un SJS ou une NET, l’utilisation de ce médicament ne doit pas être reprise et un traitement alternatif doit être envisagé. L’utilisation d’autres médicaments antiépileptiques associés au SJS ou à la NET doit être évitée chez les patients qui ont présenté des réactions dermatologiques graves pendant la prise de CEREBYX. Si une éruption cutanée survient, le patient doit être évalué pour détecter des signes et symptômes de réaction médicamenteuse avec éosinophilie et symptômes systémiques (voir DRESS/Hypersensibilité multiorganique ci-dessous). Si l’éruption est exfoliative, purpurique ou bulleuse, ou si un lupus érythémateux, un syndrome de Stevens-Johnson (SSJ) ou une nécrolyse épidermique toxique (NET) est soupçonnée(e), l’utilisation de ce médicament ne doit pas être reprise et un traitement alternatif doit être envisagé. Si l’éruption est de type plus léger (de type rougeole ou scarlatiniforme), le traitement peut être repris après la disparition complète de l’éruption. Si l’éruption cutanée réapparaît lors de la reprise du traitement, une administration supplémentaire de CEREBYX ou de phénytoïne est contre-indiquée.
Les rapports dans les articles scientifiques suggèrent que l’association de la phénytoïne, de l’irradiation crânienne et de la réduction progressive des corticostéroïdes peut être associée au développement d’un érythème polymorphe, et/ou d'un syndrome de Stevens-Johnson et/ou d’une nécrolyse épidermique toxique. Dans l’une des circonstances ci-dessus, la prudence est de mise si des composés structurellement similaires (par exemple, les barbituriques, les succinimides, les oxazolidinédiones et d’autres composés apparentés) sont utilisés chez ces mêmes patients (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Dermatologique). Les articles scientifiques publiés suggèrent qu’il pourrait y avoir un risque accru, bien que toujours rare, de réactions d’hypersensibilité, notamment d’éruption cutanée, de SJS, de NET, d’hépatotoxicité et de DRESS chez les patients de race noire.
Ascendance asiatique et variation allélique du gène HLA-B : Dans des études incluant de petits échantillons de patients d’origine asiatique, une forte association a été trouvée entre le risque de développer un SJS/une NET et la présence de HLA-B*1502, une variante allélique héréditaire du gène HLA-B.
L’allèle HLA-B*1502 se retrouve presque exclusivement chez les individus dont l’ascendance est répartie dans de vastes régions d’Asie†. Les résultats de ces études suggèrent que la présence de l’allèle HLA-B*1502 pourrait être l’un des facteurs de risque du SJS/de la NET associé(e) à la phénytoïne chez les patients d’origine asiatique. Par conséquent, les médecins devraient envisager le génotypage du HLA-B*1502 comme outil de dépistage chez ces patients. En attendant que des renseignements supplémentaires soient disponibles, l’utilisation de CEREBYX* et d’autres médicaments antiépileptiques associés au SJS/à la NET doit également être évitée chez les patients dont le test est positif pour l’allèle HLA-B*1502 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Limitations importantes du génotypage HLA-B).
† Les taux suivants fournissent une estimation approximative de la prévalence du HLA-B*1502 dans diverses populations. Plus de 15 % de la population est déclarée positive à Hong Kong, en Thaïlande, en Malaisie et dans certaines régions des Philippines, contre environ 10 % à Taïwan et 4 % dans le nord de la Chine. Les Sud-Asiatiques, notamment les Indiens, semblent avoir une prévalence intermédiaire de HLA-B*1502, en moyenne de 2 à 4 %, mais ce chiffre peut être plus élevé dans certains groupes. Le HLA-B*1502 est présent chez < 1 % de la population au Japon et en Corée. Le HLA-B*1502 est largement absent chez les individus qui ne sont pas d’origine asiatique (par exemple, les Caucasiens, les
Afro-Américains, les Hispaniques et les Amérindiens). Les taux de prévalence estimés présentent des limites en raison de la grande variabilité des taux au sein des groupes ethniques, des difficultés à déterminer l’ascendance ethnique et de la probabilité d’une ascendance mixte.
Limitations importantes du génotypage HLA-B : Le génotypage HLA-B*1502 en tant qu’outil de dépistage présente des limites importantes et ne doit jamais se substituer à une vigilance clinique et à une prise en charge appropriée des patients. De nombreux patients asiatiques positifs à l’HLA-B*1502 traités par CEREBYX* ne développeront pas de SJS/NET, et ces réactions peuvent encore survenir rarement chez les patients négatifs au HLA-B*1502 de toute origine ethnique. Le rôle d’autres facteurs possibles dans le développement et la morbidité du SJS/NET, tels que la dose de médicament antiépileptique (MAE), l’observance, les médicaments concomitants, les comorbidités et le niveau de surveillance dermatologique n’ont pas été étudiés.
De plus, il convient de garder à l’esprit que la majorité des patients traités par CEREBYX qui souffriront de SJS/NET auront cette réaction dans les premiers mois de traitement. Ces renseignements peuvent être pris en compte au moment de décider s’il convient de dépister les patients génétiquement à risque actuellement sous CEREBYX.
Syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (syndrome de DRESS) : Une réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), également connue sous le nom d’Hypersensibilité multiorganique a été signalée chez des patients prenant des médicaments antiépileptiques, dont la phénytoïne. Certains de ces événements ont été mortels ou ont mis la vie en danger. Le DRESS se présente généralement, mais pas exclusivement, avec de la fièvre, une éruption cutanée et/ou une lymphadénopathie, en association avec une atteinte des autres systèmes organiques, comme une hépatite, une néphrite, des anomalies hématologiques, une myocardite ou une myosite ressemblant parfois à une infection virale aiguë.
L'éosinophilie est souvent présente. Étant donné que ce trouble est variable dans sa présentation, d’autres systèmes d’organes qui ne figurent pas ici peuvent être touchés. Il est important de noter que des manifestations précoces d’hypersensibilité (p. ex. fièvre ou lymphadénopathie) peuvent être présentes, même si les éruptions cutanées ne sont pas évidentes. Si de tels signes ou symptômes sont présents, le patient doit être évalué immédiatement.
Le mécanisme de cet effet est inconnu. L'intervalle entre la première exposition au médicament et les symptômes est généralement de 2 à 4 semaines, mais des cas ont été signalés chez des personnes recevant des anticonvulsivants pendant 3 mois ou plus.
CEREBYX doit être arrêté si une étiologie alternative pour les signes ou symptômes ne peut être établie.
Les patients présentant un risque plus élevé de développer un DRESS comprennent les patients de race noire, les patients qui ont des antécédents familiaux ou qui ont déjà souffert de ce syndrome et les patients immunodéprimés. Le syndrome est plus grave chez les individus préalablement sensibilisés. Si un patient reçoit un diagnostic de DRESS, arrêtez la fosphénytoïne et dispensez des mesures de soutien appropriées.
Surveillance et examens de laboratoire
Les doses de phénytoïne sont généralement choisies pour atteindre des concentrations plasmatiques totales thérapeutiques de phénytoïne de 40 à 80 μmol/l [10 à 20 µg/mL] (concentrations de phénytoïne non liée de 4 à 8 µmol/L [1 à 2 µg/mL]). Après l’administration de CEREBYX, il est recommandé de ne pas surveiller les concentrations de phénytoïne jusqu’à ce que la conversion en
phénytoïne soit pratiquement terminée. Cela se produit environ 2 heures après la fin de la perfusion i.v. et 4 heures après l’injection i.m.
Avant la conversion complète, les techniques immunoanalytiques couramment utilisées, telles que les analyseurs TDx/TDxFLx (polarisation de fluorescence) et Emit 2000 (multiplication enzymatique), peuvent surestimer considérablement les concentrations plasmatiques de phénytoïne en raison de la réactivité croisée avec la fosphénytoïne. Le test TDx/TDxFLx n'est pas recommandé tant que la fosphénytoïne non convertie est présente dans le plasma, en raison d’une marge d’erreur inacceptable (surestimation) dans la mesure de la phénytoïne. La différence entre les concentrations de phénytoïne prévues et réelles 4 heures après ’'administration est de≤ 20 µmol/L [≤ 5 µg/mL]. L’erreur dépend de la concentration plasmatique de phénytoïne et de fosphénytoïne (influencée par la dose de CEREBYX, la voie et le taux d’administration, et le moment de l’échantillonnage par rapport au dosage) et de la méthode d’analyse. Les méthodes d’analyse chromatographique quantifient avec précision les concentrations de phénytoïne dans les fluides biologiques en présence de fosphénytoïne. Avant la conversion complète, des échantillons de sang pour la surveillance de la phénytoïne doivent être prélevés dans des tubes contenant de l’EDTA comme anticoagulant pour minimiser la conversion ex vivo de la fosphénytoïne en phénytoïne. Cependant, même avec des méthodes d’analyse spécifiques, les concentrations de phénytoïne mesurées avant que la conversion de la fosphénytoïne ne soit complète ne refléteront pas les concentrations de phénytoïne finalement atteintes.
Appareil musculosquelettique
On pense que la phénytoïne et d’autres anticonvulsivants qui induisent l’enzyme CYP450 affectent indirectement le métabolisme minéral osseux en augmentant le métabolisme de la vitamine D3. Cela peut entraîner une carence en vitamine D et un risque accru d’ostéomalacie, de fractures osseuses, d’ostéoporose, d’hypocalcémie et d’hypophosphatémie chez les patients épileptiques traités de manière chronique (voir 8.5 Effets indésirables observées après la commercialisation). Chez les patients suivant un traitement à la phénytoïne au long cours, de la vitamine D est administrée pour prévenir les effets secondaires affectant les os.
Neurologique
Des concentrations plasmatiques de phénytoïne maintenues au-dessus de la plage optimale peuvent produire des états confusionnels appelés « délire », « psychose » ou « encéphalopathie » ou, rarement, un dysfonctionnement cérébelleux irréversible. Par conséquent, dès les premiers signes de toxicité aiguë, il est recommandé de déterminer les concentrations plasmatiques de phénytoïne (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire). Une réduction de la dose de CEREBYX est indiquée si les concentrations de phénytoïne sont excessives; si les symptômes persistent, l’administration de CEREBYX doit être interrompue.
Psychiatrique
Idées et comportements suicidaires : On a signalé des comportements et des idées suicidaires chez des patients traités par des antiépileptiques dans plusieurs indications.
Tous les patients traités par des médicaments antiépileptiques, quelle que soit l’indication, doivent être surveillés pour détecter tout signe d’idées et de comportements suicidaires et un traitement approprié doit être envisagé. Les patients (et leurs soignants) doivent être informés de consulter un médecin en cas d’apparition de signes d’idées ou de comportements suicidaires.
Une méta-analyse de la Food and Drug Administration (FDA) des États-Unis regroupant plusieurs essais à répartition aléatoire, contrôlés par placebo et au cours desquels des antiépileptiques étaient utilisés
pour diverses indications a révélé un risque légèrement accru d’idées et de comportements suicidaires chez les patients traités par ces médicaments. Le mécanisme expliquant ce risque n’est pas connu.
En tout, 43 892 patients traités dans le cadre des études cliniques contrôlées par placebo ont été inclus dans la méta-analyse. Environ 75 % des patients de ces essais cliniques ont été traités pour des indications autres que l’épilepsie et, dans la majorité de ces cas, le traitement (antiépileptique ou placebo) était administré en monothérapie. Les patients épileptiques représentaient environ 25 % du nombre total de patients traités dans le cadre des essais cliniques contrôlés par placebo, et pour la majorité d’entre eux, le traitement (antiépileptique ou placebo) était administré en traitement d’appoint à d’autres antiépileptiques (autrement dit, les patients des deux groupes ont reçu au moins un antiépileptique). Par conséquent, le risque légèrement accru d’idées et de comportements suicidaires révélé par cette méta-analyse (0,43 % pour les patients prenant au moins un antiépileptique, comparativement à 0,24 % pour les patients prenant le placebo) est fondé en grande partie sur les patients qui recevaient l’antiépileptique ou le placebo en monothérapie pour d’autres indications que l’épilepsie. La méthodologie de l’étude ne permet pas de faire une estimation du risque d’idées et de comportements suicidaires chez les patients épileptiques qui prennent des antiépileptiques puisque, d’une part, cette population représente la minorité de la population de l’étude et que, d’autre part, l’administration d’un antiépileptique comme traitement d’appoint dans les deux groupes de traitement fausse l’interprétation de la comparaison du médicament au placebo chez cette population.
Sensibilité et résistance
Hypersensibilité: CEREBYX et les autres hydantoïnes sont contre-indiqués chez les patients ayant présenté une hypersensibilité à la phénytoïne (voir 2 CONTRE-INDICATIONS). En outre, envisagez des alternatives aux médicaments structurellement similaires tels que les carboxamides (par exemple, la carbamazépine), les barbituriques, les succinimides et les oxazolidinediones (par exemple, la triméthadione) chez ces mêmes patients. De même, s’il existe des antécédents de réactions d’hypersensibilité à ces médicaments structurellement similaires chez le patient ou les membres de sa famille immédiate, envisagez des alternatives au CEREBYX.
Appareil cutané
Toxicité locale (syndrome du gant violet) : Un œdème, une décoloration et une douleur distale au site d’injection (décrits comme le « syndrome du gant violet ») ont également été signalés après une injection intraveineuse périphérique de CEREBYX. Cela peut ou non être associé à une extravasation. Le syndrome peut ne pas se développer pendant plusieurs jours après l’injection. Bien que la résolution des symptômes puisse être spontanée, une nécrose cutanée et une ischémie des membres sont survenues et ont nécessité des interventions telles que des fasciotomies, des greffes de peau et, dans de rares cas, une amputation.
7.1 Populations particulières
7.1.1 Femmes enceintes
Clinique :
Risques pour la mère : Une augmentation de la fréquence des crises peut survenir pendant la grossesse en raison d’une modification de la pharmacocinétique de la phénytoïne. La mesure périodique des concentrations plasmatiques de phénytoïne peut être utile dans la prise en charge des femmes enceintes comme guide pour un ajustement approprié de la posologie (voir 7 MISES EN GARDE ET
PRÉCAUTIONS, Surveillance et examens de laboratoire). Cependant, un rétablissement post-partum de la posologie initiale sera probablement indiqué.
Risques pour le fœtus : Si ce médicament est administré pendant la grossesse ou si la patiente devient enceinte pendant la prise de ce médicament, on doit la prévenir des risques possibles pour le fœtus.
L’exposition prénatale à la phénytoïne peut augmenter les risques de malformations congénitales et d’autres effets indésirables du développement. Des fréquences accrues de malformations majeures (telles que des fentes orofaciales et des malformations cardiaques), des anomalies mineures (dysmorphisme facial, hypoplasie des ongles et des doigts), des anomalies de croissance (y compris une microcéphalie) et de déficience mentale ont été signalées chez les enfants nés de femmes épileptiques ayant pris de la phénytoïne seule ou en association avec d’autres médicaments antiépileptiques pendant la grossesse. Plusieurs cas de tumeurs malignes, notamment de neuroblastome, ont également été signalés chez des enfants dont les mères avaient reçu de la phénytoïne pendant leur grossesse. L’incidence globale des malformations chez les enfants de femmes épileptiques traitées par des médicaments antiépileptiques (phénytoïne et/ou autres) pendant la grossesse est d’environ 10 %, soit deux à trois fois plus élevée que dans la population générale. Cependant, la contribution relative des médicaments antiépileptiques et d’autres facteurs associés à l’épilepsie à ce risque accru est incertaine et, dans la plupart des cas, il n’a pas été possible d’attribuer des anomalies spécifiques du développement à des médicaments antiépileptiques particuliers.
Les patientes doivent consulter leur médecin pour évaluer les risques et les avantages de la phénytoïne pendant la grossesse et pour sélectionner le schéma thérapeutique qui présenterait le moins de risques pour la mère et le fœtus.
Registre de grossesse
Afin de fournir des renseignements sur les effets de l’exposition in utero au CEREBYX, il est conseillé aux médecins de recommander aux patientes enceintes qui ont reçu du CEREBYX pendant leur grossesse de s’inscrire au registre nord-américain des grossesses avec antiépileptiques (NAAED). Pour ce faire, les patientes doivent téléphoner elles-mêmes au registre, au numéro sans frais 1-888-233-2334. Des renseignements sur le registre sont offerts sur le site Web
http://www.aedpregnancyregistry.org/.
Période de post-partum : Un trouble hémorragique potentiellement mortel lié à une diminution des niveaux de facteurs de coagulation dépendants de la vitamine K peut survenir chez les nouveau-nés exposés à la phénytoïne in utero. Cette maladie induite par les médicaments peut être évitée grâce à l’administration de vitamine K à la mère avant l’accouchement et au nouveau-né après la naissance.
Préclinique : Des fréquences accrues de malformations (anomalies cérébrales, cardiovasculaires, digitales et squelettiques), de décès, de retard de croissance et de déficience fonctionnelle (chromodacryorrhée, hyperactivité, rotation) ont été observées chez la progéniture de rats recevant de la fosphénytoïne pendant la grossesse. La plupart des effets indésirables sur le développement embryo-fœtal se sont produits à des doses de 33 mg ÉP/kg ou plus (environ 30 % de la dose de charge humaine maximale ou plus sur une base mg/m2), ce qui a donné des concentrations plasmatiques maternelles maximales de phénytoïne d'environ 20 μg/mL ou plus. Une toxicité maternelle a souvent été associée à ces doses et concentrations plasmatiques. Cependant, rien ne permet de penser que les effets sur le développement soient secondaires aux effets maternels. La survenue unique d’une malformation cérébrale rare à une dose non maternotoxique de 17 mg ÉP/kg (environ 10 % de la dose de charge humaine maximale sur une base mg/m2) a également été considérée comme induite par le médicament. Les effets de la fosphénytoïne sur le développement des rats étaient similaires à ceux qui
ont été rapportés après l’administration de phénytoïne à des rates gravides. Aucun effet sur le développement embryo-fœtal n’a été observé lorsque des lapines ont reçu jusqu’à 33 mg ÉP/kg de fosphénytoïne (environ 50 % de la dose de charge humaine maximale sur une base mg/m2) pendant la grossesse. Des taux accrus de résorption et de malformation ont été signalés après l’administration de doses de phénytoïne de 75 mg/kg ou plus (environ 120 % de la dose de charge humaine maximale ou plus sur une base mg/m2) à des lapines gravides.
7.1.2 Allaitement
On ne sait pas si la fosphénytoïne est excrétée dans le lait maternel.
Après l’administration de comprimés de phénytoïne, la phénytoïne semble être excrétée en faibles concentrations dans le lait maternel. Par conséquent, l’allaitement n’est pas recommandé chez les femmes recevant CEREBYX.
7.1.3 Enfants et adolescents (âgés de ≤ 18 ans)
L’innocuité de CEREBYX chez les enfants n’a pas été établie. Seules des données pharmacocinétiques limitées sont disponibles chez les enfants (N = 8; âgés de 5 à 10 ans). Chez ces patients atteints d’un état de mal épileptique qui ont reçu des doses de charge de CEREBYX, les profils de concentration plasmatique de fosphénytoïne, de phénytoïne totale et de phénytoïne libre en fonction du temps n’ont pas démontré de différences majeures par rapport à ceux des patients adultes atteints d’un état de mal épileptique recevant des doses comparables.
7.1.4 Personnes âgées (≥ 65 ans)
Aucune étude systématique n’a été menée chez les patients gériatriques. La clairance de la phénytoïne a tendance à diminuer avec l’âge (voir 10 PHARMACOLOGIE CLINIQUE, Populations particulières).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets cliniques indésirables les plus importants causés par l’utilisation i.v. de CEREBYX (injection de fosphénytoïne sodique) ou de phénytoïne sont le collapsus cardiovasculaire et/ou la dépression du système nerveux central. Une hypotension peut survenir lorsque l’un ou l’autre des médicaments est administré rapidement par voie intraveineuse. La vitesse d’administration est très importante; pour CEREBYX, elle ne doit pas dépasser 150 mg ÉP/min.
Les événements cliniques indésirables les plus fréquemment observés lors de l’utilisation de CEREBYX dans les essais cliniques étaient le nystagmus, les étourdissements, le prurit, la paresthésie, les céphalées, la somnolence et l’ataxie. À deux exceptions près, ces événements sont généralement associés à l’administration de phénytoïne par voie i.v. Cependant, la paresthésie et le prurit ont été observés beaucoup plus souvent après l’administration de CEREBYX et sont survenus plus souvent avec l’administration i.v. de CEREBYX qu’avec l’administration i.m. de CEREBYX. Ces événements étaient liés à la dose et à la vitesse; la plupart des patients alertes (41 sur 64; 64 %) ayant reçu des doses ≥ 15 mg ÉP/kg à 150 mg ÉP/min ont ressenti un certain inconfort. Ces sensations, généralement décrites comme des démangeaisons, des brûlures ou des picotements, n’étaient généralement pas ressenties au site de perfusion. La localisation de l’inconfort variait, l’aine étant mentionnée le plus souvent comme site d’atteinte. La paresthésie et le prurit étaient des événements transitoires qui se sont produits quelques minutes après le début de la perfusion et qui ont généralement disparu dans les
10 minutes suivant la fin de la perfusion de CEREBYX. Certains patients ont ressenti des symptômes pendant des heures. Ces événements n’ont pas augmenté en gravité avec l’administration répétée. Aucun événement indésirable concomitant ni modification des résultats des analyses cliniques suggérant un processus allergique n’ont été observés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles sensoriels).
Environ 2 % des 859 personnes ayant reçu CEREBYX dans le cadre des essais cliniques préalables à la mise sur le marché ont arrêté le traitement en raison d’un événement indésirable. Les événements indésirables les plus fréquemment associés au sevrage étaient le prurit (0,5 %), l’hypotension (0,3 %) et la bradycardie (0,2 %).
Dépendance à la dose et taux des effets indésirables après administration intraveineuse de CEREBYX : L’incidence des événements indésirables tend à augmenter à mesure que la dose et la vitesse de perfusion augmentent. En particulier, à des doses de ≥ 15 mg ÉP/kg et à des vitesses de ≥ 150 mg ÉP/min, un prurit transitoire, des acouphènes, un nystagmus, une somnolence et une ataxie sont survenus 2 à 3 fois plus souvent qu'à des doses ou des débits plus faibles.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne devrait pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Durant ces études par les investigateurs cliniques ont noté tous les événements indésirables en utilisant leur propre terminologie. Des types d’événements similaires ont été regroupés dans des catégories standardisées utilisant la terminologie modifiée du dictionnaire COSTART. Ces catégories sont utilisées dans les tableaux et listes suivants, les fréquences représentant la proportion d’individus exposés à CEREBYX ou à une thérapie comparative. Le prescripteur doit être conscient que ces chiffres ne peuvent pas être utilisés pour prédire la fréquence des événements indésirables au cours de la pratique médicale habituelle, où les caractéristiques des patients et d’autres facteurs peuvent différer de ceux prévalant au cours des études cliniques. De même, les fréquences citées ne peuvent pas se comparer aux chiffres obtenus dans les autres recherches comportant différents traitements, différentes utilisations et différents chercheurs. Une inspection de ces fréquences fournit cependant au médecin prescripteur une base pour estimer la contribution relative des facteurs médicamenteux et non médicamenteux à l’incidence des événements indésirables dans la population étudiée.
Incidence dans les études cliniques contrôlées - Administration i.v. à des patients épileptiques ou à des patients neurochirurgicaux :Tableau 2 Le répertorie les événements indésirables liés au traitement survenus chez au moins 2 % des patients traités par CEREBYX en i.v. à la dose et à la vitesse maximum dans un essai clinique contrôlé, randomisé, à double insu où les taux d’administration de phénytoïne et de CEREBYX auraient entraîné une exposition systémique équivalente à la phénytoïne.
Tableau 2: Incidence des effets indésirables survenus au cours du traitement après l’administration intraveineuse à la dose et à la vitesse maximales chez des patients épileptiques ou des patients neurochirurgicaux
| (Événements survenus chez au moins 2 % des patients traités par CEREBYX) | ||
| SYSTÈME OU APPAREIL DE L’ORGANISME Événement indésirable | CEREBYX par voie i.v. N = 90 | Phénytoïne par voie i.v. N = 22 |
| ORGANISME ENTIER | ||
| Douleur pelvienne | 4,4 | 0,0 |
| Asthénie | 2,2 | 0,0 |
| Dorsalgie | 2,2 | 0,0 |
| Maux de tête | 2,2 | 4,5 |
| SYSTÈME CARDIOVASCULAIRE | ||
| Hypotension | 7,7 | 9,1 |
| Vasodilatation | 5,6 | 4,5 |
| Tachycardie | 2,2 | 0,0 |
| APPAREIL DIGESTIF | ||
| Nausées | 8,9 | 13,6 |
| Trouble de la langue | 4,4 | 0,0 |
| Sécheresse buccale | 4,4 | 4,5 |
| Vomissements | 2,2 | 9,1 |
| SYSTÈME NERVEUX | ||
| Nystagmus | 44,4 | 59,1 |
| Étourdissements | 31,1 | 27,3 |
| Somnolence | 20,0 | 27,3 |
| Ataxie | 11,1 | 18,2 |
| Stupeur | 7,7 | 4,5 |
| Incoordination | 4,4 | 4,5 |
| Paresthésie | 4,4 | 0,0 |
| Syndrome extrapyramidal | 4,4 | 0,0 |
| Tremblements | 3,3 | 9,1 |
| Agitation | 3,3 | 0,0 |
| Hypoesthésie | 2,2 | 9,1 |
| Dysarthrie | 2,2 | 0,0 |
| Vertiges | 2,2 | 0,0 |
| Œdème cérébral | 2,2 | 4,5 |
| PEAU ET APPENDICES | ||
| Prurit | 48,9 | 4,5 |
| SENS PARTICULIERS | ||
| Acouphène | 8,9 | 9,1 |
| Diplopie | 3,3 | 0,0 |
| Dysgueusie | 3,3 | 0,0 |
| Amblyopie | 2,2 | 9,1 |
| Surdité | 2,2 | 0,0 |
Incidence dans les essais contrôlés - Administration i.m. aux patients épileptiques :Tableau 3 Répertorie les événements indésirables liés au traitement survenus chez au moins 2 % des patients traités par CEREBYX dans le cadre d’un essai clinique contrôlé, randomisé et à double insu portant sur des patients épileptiques adultes recevant soit le CEREBYX par voie i.m. en remplacement des comprimés oraux de phénytoïne, soit la poursuite du traitement par des comprimés oraux de phénytoïne. Les deux traitements ont été administrés pendant 5 jours.
Tableau 3: Incidence des effets indésirables survenus au cours du traitement après substitution de CEREBYX par voie intramusculaire par le Dilantin par voie orale chez les patients épileptiques
| (Événements survenus chez au moins 2 % des patients traités par CEREBYX) | ||
| SYSTÈME OU APPAREIL DE L’ORGANISME Événement indésirable | CEREBYX en IM N = 179 | Dilantine orale N = 61 |
| ORGANISME ENTIER | ||
| Maux de tête | 8,9 | 4,9 |
| Asthénie | 3,9 | 3,3 |
| Lésion accidentelle | 3,4 | 6,6 |
| APPAREIL DIGESTIF | ||
| Nausées | 4,5 | 0,0 |
| Vomissements | 2,8 | 0,0 |
| SYSTÈME SANGUIN ET LYMPHATIQUE | ||
| Ecchymoses | 7,3 | 4,9 |
| SYSTÈME NERVEUX | ||
| Nystagmus | 15,1 | 8,2 |
| Tremblements | 9,5 | 13,1 |
| Ataxie | 8,4 | 8,2 |
| Incoordination | 7,8 | 4,9 |
| Somnolence | 6,7 | 9,8 |
| Étourdissements | 5,0 | 3,3 |
| Paresthésie | 3,9 | 3,3 |
| Réflexes diminués | 2,8 | 4,9 |
| PEAU ET APPENDICES | ||
| Prurit | 2,8 | 0,0 |
Effets indésirables survenus au cours de tous les essais cliniques
CEREBYX a été administré à 859 personnes au cours de tous les essais cliniques. Tous les événements indésirables observés au moins deux fois sont répertoriés ci-dessous, à l’exception de ceux déjà inclus dans les tableaux et listes précédents. Les effets indésirables ont de plus été classés en fonction des systèmes ou des appareils et énumérés en ordre décroissant de fréquence selon les définitions suivantes : les effets indésirables fréquents sont ceux qui sont survenus chez plus de 1/100 individus, tandis que les effets indésirables peu fréquents sont ceux qui sont survenus dans une proportion de 1/100 à 1/1 000 individus.
Organisme entier
Fréquents : fièvre, réaction au site d'injection, infection, frissons, œdème du visage, douleur au site d’injection
Système cardiovasculaire
Fréquent : hypertension
Appareil digestif
Fréquent : constipation
Métabolisme et nutrition
Fréquent : hypokaliémie
Appareil musculosquelettique
Fréquent : myasthénie
Système nerveux
Fréquents : réflexes augmentés, troubles de la parole, dysarthrie, hypertension intracrânienne, pensées anormales, nervosité, hypoesthésie
Respiratoire
Fréquent : pneumonie
Peau et appendices
Fréquent : éruption cutanée
Sens particuliers
Fréquent : altération du goût
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Organisme entier
Peu fréquents : septicémie, inflammation au site d’injection, œdème au site d’injection, hémorragie au site d’injection, syndrome grippal, malaise, œdème généralisé, choc, réaction de photosensibilité, cachexie, cryptococcose.
Système cardiovasculaire
Peu fréquents : arrêt cardiaque, migraine, syncope, hémorragie cérébrale, palpitations, bradycardie sinusale, flutter auriculaire, bloc de branche, cardiomégalie, infarctus cérébral, hypotension orthostatique, embolie pulmonaire, allongement de l’intervalle QT, thrombophlébite, extrasystoles ventriculaires, insuffisance cardiaque congestive.
Appareil digestif
Peu fréquents : dyspepsie, diarrhée, anorexie, hémorragie gastro-intestinale, augmentation de la salivation, tests de la fonction hépatique anormaux, ténesme, œdème de la langue, dysphagie, flatulence, gastrite, iléus.
Système endocrinien
Peu fréquent : diabète insipide.
Système sanguin et lymphatique
Peu fréquents : thrombocytopénie, anémie, leucocytose, cyanose, anémie hypochrome, leucopénie,
lymphadénopathie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique), pétéchies.
Métabolisme et nutrition
Peu fréquents : hyperglycémie, hypophosphatémie, alcalose, acidose, déshydratation, hyperkaliémie, cétose.
Appareil musculosquelettique
Peu fréquents : myopathie, crampes dans les jambes, arthralgie, myalgie.
Système nerveux
Peu fréquents : confusion, contractions musculaires, signe de Babinski positif, paresthésie péribuccale, hémiplégie, hypotonie, convulsions, syndrome extrapyramidal, insomnie, méningite, dépersonnalisation, dépression du SNC, dépression, hypokinésie, hyperkinésie, œdème cérébral, paralysie, psychose, aphasie, labilité émotionnelle, coma, hyperesthésie, myoclonie, trouble de la personnalité, syndrome cérébral aigu, encéphalite, hématome sous-dural, encéphalopathie, hostilité, akathisie, amnésie, névrose.
Respiratoire
Peu fréquents : pharyngite, sinusite, hyperventilation, rhinite, apnée, pneumonie par aspiration, asthme, dyspnée, atélectasie, toux augmentée, augmentation des expectorations, épistaxis, hypoxie, pneumothorax, hémoptysie, bronchite.
Peau et appendices
Peu fréquents : éruption maculopapuleuse, urticaire, transpiration, décoloration de la peau, dermatite de contact, éruption pustuleuse, nodule cutané.
Sens particuliers
Peu fréquents : surdité, anomalie du champ visuel, douleur oculaire, conjonctivite, photophobie, hyperacousie, mydriase, parosmie, douleur auriculaire, perte du goût.
Appareil génito-urinaire
Peu fréquents : rétention urinaire, oligurie, dysurie, vaginite, albuminurie, œdème génital, insuffisance rénale, polyurie, douleur urétrale, incontinence urinaire, candidose (moniliase) vaginale.
8.5 Effets indésirables observés après la commercialisation
Des cas de réaction anaphylactoïde, d’anaphylaxie, de confusion et de dyskinésie ont été signalés après la commercialisation. Des fractures osseuses et une ostéomalacie ont été associées à l’utilisation à long terme (> 10 ans) de phénytoïne par des patients souffrant d’épilepsie chronique. L’ostéoporose et d’autres troubles du métabolisme osseux tels que l’hypocalcémie, l’hypophosphatémie et une diminution des taux de métabolites de la vitamine D ont également été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil musculosquelettique). Des cas de syndrome du gant violet (SGV) avec traitement à la fosphénytoïne ont été identifiés.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucun médicament n’est connu pour interférer avec la conversion de la fosphénytoïne en phénytoïne. La conversion pourrait être affectée par des altérations du niveau d’activité de la phosphatase, mais étant donné l’abondance et la large distribution des phosphatases dans l’organisme, il est peu probable que les médicaments affectent suffisamment cette activité pour affecter la conversion de la fosphénytoïne en phénytoïne. Les médicaments fortement liés à l’albumine pourraient augmenter la fraction non liée de la fosphénytoïne. Bien que l’on ne sache pas si cela pourrait entraîner des effets cliniquement significatifs, la prudence est recommandée lors de l’administration de CEREBYX avec d’autres médicaments qui se lient de manière significative à l’albumine sérique.
Les interactions médicamenteuses les plus importantes après l’administration de CEREBYX devraient se produire avec des médicaments qui interagissent avec la phénytoïne. La phénytoïne est fortement liée aux protéines plasmatiques et est sujette à un déplacement compétitif. La phénytoïne est métabolisée par les enzymes hépatiques du cytochrome P450 et elle est particulièrement sensible aux interactions médicamenteuses inhibitrices, car elle est soumise à un métabolisme saturable. L’inhibition du métabolisme peut entraîner des augmentations significatives des concentrations circulantes de phénytoïne et augmenter le risque de toxicité médicamenteuse. La phénytoïne est un puissant inducteur des enzymes hépatiques métabolisant les médicaments.
9.3 Interactions médicament-comportement
La consommation aiguë d’alcool peut augmenter les concentrations plasmatiques de phénytoïne tandis que la consommation chronique d’alcool peut diminuer les concentrations plasmatiques.
9.4 Interactions médicament-médicament
Médicaments pouvant augmenter les taux sériques de phénytoïne
Divers médicaments peuvent augmenter les taux sériques de phénytoïne soit en diminuant son taux de métabolisme par les systèmes enzymatiques hépatiques CYP450 2C9 et 2C19 (par exemple, l’oméprazole, la ticlopidine), en entrant en compétition pour les sites de liaison aux protéines (par exemple, les salicylates, le sulfisoxazole, le tolbutamide), soit par une combinaison des deux processus (par exemple, la phénylbutazone, le valproate de sodium). Les classes de médicaments suivantes sont également incluses.
Tableau 4 : Classes de médicaments susceptibles d’augmenter les taux sériques de phénytoïne
| CLASSES DE MÉDICAMENTS OU MÉDICAMENTS | MÉDICAMENTS DANS CHAQUE CLASSE (TELS QUE) |
| Alcool (consommation aiguë) | |
| Analgésiques/Anti-inflammatoires | Salicylates de phénylbutazone |
| Anesthésiques | Halothane |
| Agents antibactériens | Chloramphénicol érythromycine isoniazide sulfamides |
| CLASSES DE MÉDICAMENTS OU MÉDICAMENTS | MÉDICAMENTS DANS CHAQUE CLASSE (TELS QUE) |
| Anticonvulsivants | felbamate, succinimides, éthosuximide, méthsuximide, oxcarbazépine, topiramate1 |
| Agents antifongiques | amphotéricine B, fluconazole, kétoconazole, miconazole, itraconazole |
| Médicaments anticancéreux | Capécitabine, fluorouracile |
| Benzodiazépines/Agents psychotropes | Chlordiazépoxide diazépam méthylphénidate trazodone |
Inhibiteurs calciques/Agents cardiovasculaires | Amiodarone, diltiazem, nifédipine, ticlopidine |
| Disulfirame | |
| Fluvastatine | |
| Antagonistes des H2 | Cimétidine |
| Hormones | Œstrogènes |
| Hypoglycémiant oral | Tolbutamide |
| Inhibiteurs de la pompe à protons | Oméprazole |
| Phénothiazines | |
| Inhibiteurs du recaptage de la sérotonine | Fluoxétine fluvoxamine sertraline |
| Warfarine |
1
L’administration concomitante avec le topiramate réduit les taux sériques de topiramate de 59 % et peut potentiellement augmenter les taux de phénytoïne de 25 % chez certains patients. L’association de topiramate à la phénytoïne doit être guidée par les résultats cliniques.
Médicaments pouvant diminuer les taux plasmatiques de phénytoïne
Tableau5 : Classes de médicaments susceptibles de réduire les concentrations plasmatiques de phénytoïne
| Alcool (consommation chronique) | |
| Agents antibactériens | Rifampicine Ciprofloxacine |
| Agents anticancéreux | Bléomycine Carboplatine Cisplatine Doxorubicine Méthotrexate |
| Anticonvulsivants | Vigabatrinei |
| Agents antiulcéreux | Sucralfate |
| Antirétroviraux | Fosamprénavir Nelfinavir Ritonavir |
| Bronchodilatateurs | Théophylline |
| Agents cardiovasculaires | Réserpine |
| Acide folique | |
| Hypoglycémiant oral | Diazoxide |
| Millepertuis |
i
L’administration concomitante de vigabatrine réduit les taux sériques de phénytoïne de 20 à 30 %. Cela peut être cliniquement significatif chez certains patients et peut nécessiter un ajustement de la posologie.
Le chlorhydrate de molindone contient des ions calciques qui interfèrent avec l’absorption de la phénytoïne. Les heures d’ingestion de la phénytoïne et des préparations antiacides, notamment les préparations antiacides contenant du calcium, doivent être échelonnées pour éviter les problèmes d’absorption.
Médicaments pouvant augmenter ou diminuer les taux sériques de phénytoïne
Tableau 6 : Résume les classes de médicaments qui peuvent augmenter ou diminuer les taux sériques de phénytoïne
| CLASSES DE MÉDICAMENT | MÉDICAMENTS DANS CHAQUE CLASSE (TELS QUE) |
| Anticonvulsivants | Carbamazépine, phénobarbital, valproate de sodium, acide valproïque |
| Antinéoplasique | Téniposide |
| Agents psychotropes | Chlordiazépoxide, diazépam |
De même, les effets de la phénytoïne sur les concentrations plasmatiques de carbamazépine, de phénobarbital, d’acide valproïque et de valproate de sodium sont imprévisibles.
Médicaments dont les concentrations sanguines et/ou les effets peuvent être modifiés par la phénytoïne
Tableau 7 : Résume les classes de médicaments dont les concentrations sanguines et/ou les effets peuvent être modifiés par la phénytoïne
| CLASSES DE MÉDICAMENT | MÉDICAMENTS DANS CHAQUE CLASSE (TELS QUE) |
| Agents antibactériens | Doxycycline, praziquantel, rifampicine, tétracycline |
| Anticonvulsivants | Lamotriginei, topiramateii, carbamazépine, felbamate, lamotrigine, topiramate, oxcarbazépine, quétiapine |
| Agents antifongiques | Azoles (fluconazole, kétoconazole, itraconazole, miconazole, voriconazole, posaconazole) |
| Antinéoplasique | Téniposide |
| Antirétroviraux | Délavirdine Éfavirenz Lopinavir/ritonavir Indinavir Nelfinavir Ritonavir Saquinavir |
| Bronchodilatateurs | Théophylline |
| Inhibiteurs calciques/Agents cardiovasculaires | Digitoxine Digoxine Nicardipine Nifédipine Nimodipine Nisoldipine Quinidine Vérapamil |
| Corticostéroïdes | |
| Anticoagulants coumariniques |
| CLASSES DE MÉDICAMENT | MÉDICAMENTS DANS CHAQUE CLASSE (TELS QUE) |
| Cyclosporine | |
| Diurétiques | Furosemide |
| Acide folique | |
| Hormones | Œstrogènes Contraceptifs oraux |
| Hyperglycémiants | Diazoxide |
| Mexilétine | |
| Bloquants neuromusculaires | Pancuronium Vécuronium |
| Analgésiques opioïdes | Méthadone |
| Hypoglycémiant oral | Chlorpropamide Glyburide Tolbutamide |
| Agents psychotropes/Antidépresseurs | Clozapine Paroxétine Sertraline |
| Praziquantel | |
| Statines | Atorvastatine Fluvastatine Simvastatine |
| Vitamine D | |
| Warfarine |
iL’administration concomitante avec la lamotrigine double la clairance plasmatique et réduit la demi-vie d’élimination de la lamotrigine de 50 %. Cette interaction cliniquement importante nécessite un ajustement posologique. iiLa coadministration avec le topiramate réduit les taux sériques de topiramate de 59 % et a le potentiel d’augmenter les taux de phénytoïne de 25 % chez certains patients. L’association de topiramate à la phénytoïne doit être guidée par les résultats cliniques.
Bien qu’il ne s’agisse pas d’une véritable interaction médicamenteuse, les antidépresseurs tricycliques peuvent précipiter des crises chez les patients sensibles et la posologie de CEREBYX peut devoir être ajustée.
La surveillance des concentrations plasmatiques de phénytoïne peut être utile lorsque d’éventuelles interactions médicamenteuses sont suspectées (voir 9.7 Interactions médicament-examens de laboratoire).
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
La phénytoïne peut diminuer les concentrations sériques de T4. Elle peut également donner des résultats artificiellement faibles dans les tests à la dexaméthasone ou à la métyrapone. La phénytoïne peut entraîner une augmentation des concentrations sériques de glucose, de phosphatase alcaline et de gamma glutamyl transpeptidase (GGT). La phénytoïne peut affecter les tests du métabolisme du calcium sanguin et du sucre dans le sang.
Des précautions doivent être prises lors de l’utilisation de méthodes immunoanalytiques pour mesurer les concentrations plasmatiques de phénytoïne après l’administration de CEREBYX (voir Examens de laboratoire).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La fosphénytoïne est un promédicament de la phénytoïne et, par conséquent, ses effets anticonvulsivants sont attribuables à la phénytoïne.
Après une administration i.v. à des souris, la fosphénytoïne a bloqué la phase tonique des crises d'électrochocs maximales à des doses équivalentes à celles efficaces pour la phénytoïne. En plus de sa capacité à supprimer les crises d’électrochocs maximales chez la souris et le rat, la phénytoïne présente une activité anticonvulsivante contre les crises déclenchées chez le rat, les crises audiogènes chez la souris et les crises produites par la stimulation électrique du tronc cérébral chez le rat. Les mécanismes cellulaires de la phénytoïne considérés comme responsables de ses actions anticonvulsivantes comprennent la modulation des canaux sodiques voltage-dépendants des neurones, l’inhibition du flux de calcium à travers les membranes neuronales, la modulation des canaux calciques voltage-dépendants des neurones et l’amélioration de l'activité ATPase sodium-potassium des neurones et des cellules gliales. La modulation des canaux sodiques peut être un mécanisme anticonvulsivant primaire, car cette propriété est partagée avec plusieurs autres anticonvulsivants en plus de la phénytoïne.
10.2 Pharmacodynamie
Après administration parentérale de CEREBYX (injection de fosphénytoïne sodique), la fosphénytoïne est convertie en phénytoïne, un anticonvulsivant. Pour chaque mmol de fosphénytoïne administrée, un mmol de phénytoïne est produit. Les effets pharmacologiques et toxicologiques de la fosphénytoïne incluent ceux de la phénytoïne. Cependant, l’hydrolyse de la fosphénytoïne en phénytoïne produit deux métabolites, le phosphate et le formaldéhyde. Le formaldéhyde est ensuite converti en formate, qui est à son tour métabolisé via un mécanisme dépendant du folate. Bien que le phosphate et le formaldéhyde (formate) aient des effets biologiques potentiellement importants, ces effets se produisent généralement à des concentrations considérablement supérieures à celles obtenues lorsque CEREBYX est administré dans les conditions d’utilisation recommandées dans cette notice.
Pharmacologie animale
- Dans le test d’électrochoc maximal chez les rongeurs, la fosphénytoïne et la phénytoïne sont des anticonvulsivants équipotents sur une base molaire.
- L’évolution temporelle des actions anticonvulsivantes de la fosphénytoïne et de la phénytoïne ne diffère pas beaucoup chez la souris.
- La fosphénytoïne et la phénytoïne ont une activité antiarythmique à peu près équivalente in vivo, mais la phénytoïne est plus puissante dans la plupart des tests in vitro.
- Ces données suggèrent que les actions pharmacologiques prédominantes de la fosphénytoïne sont dues à la conversion métabolique de la fosphénytoïne en phénytoïne et à l’action ultérieure de la phénytoïne sur des sites pharmacologiquement pertinents dans le cerveau ou le tissu cardiovasculaire.
- La phénytoïne et la fosphénytoïne préviennent toutes deux les lésions cérébrales ischémiques dans plusieurs modèles d’accident vasculaire cérébral.
- La fosphénytoïne est fortement liée (> 91 %) aux protéines plasmatiques du chien et de l’homme, principalement à l’albumine.
- La biodisponibilité absolue de la fosphénytoïne par voie i.m. est essentiellement de 100 % chez le chien, d’après les données de l’ASC (aire sous la courbe) de la phénytoïne.
- Les paramètres pharmacocinétiques de la phénytoïne sont similaires chez les chiens après l’administration i.v. de fosphénytoïne et de phénytoïne.
- Les radioéquivalents de [14C]fosphénytoïne ne sont pas retenus par les tissus des rongeurs.
- La fosphénytoïne par voie i.m. n’entraîne pas de lésions tissulaires des muscles des membres postérieurs du chien ni de précipitation du médicament au site d’injection.
- La fosphénytoïne est rapidement convertie in vivo en phénytoïne par les phosphatases chez le rat et le chien.
- Le métabolisme et le profil d’excrétion urinaire de la fosphénytoïne par voie i.v. et de la phénytoïne sont similaires chez le chien.
- Le glucuronide de la 5-(p-hydroxyphényl)-5-phénylhydantoïne (p-HPPH) est le principal métabolite de l’urine du rat, tandis que le glucuronide de la 5-(m-hydroxyphényl)-5-phénylhydantoïne (m‑HPPH) est le principal métabolite urinaire du chien.
- L’excrétion urinaire est la principale voie d'élimination de la [14C]fosphénytoïne et de ses métabolites chez le rat.
- À des doses toxicologiquement pertinentes, l’exposition totale à la phénytoïne chez les rats après l’administration i.m. de fosphénytoïne est légèrement réduite par rapport à une dose i.v., tandis que l’exposition à la phénytoïne chez les chiens est similaire après l’administration i.m. et i.v. de fosphénytoïne.
10.3 Pharmacocinétique
Fosphénytoïne
Absorption/biodisponibilité :
Intraveineuse (i.v.) : Lorsque le CEREBYX est administré par perfusion i.v., les concentrations plasmatiques maximales de fosphénytoïne sont atteintes à la fin de la perfusion. La fosphénytoïne a
une demi-vie d’environ 15 minutes.
Intramusculaire : La fosphénytoïne est entièrement biodisponible après administration i.m. de CEREBYX. Les concentrations maximales surviennent environ 30 minutes après la dose. Les concentrations plasmatiques de fosphénytoïne après l’administration i.m. sont plus faibles, mais plus soutenues que celles suivant une administration i.v. en raison du temps nécessaire à l’absorption de la fosphénytoïne à partir du point d’injection.
Distribution :
La fosphénytoïne est fortement liée (95 à 99 %) aux protéines plasmatiques humaines, principalement à l’albumine. La liaison aux protéines plasmatiques est saturable, ce qui fait que le pourcentage de liaison diminue à mesure que les concentrations totales de fosphénytoïne augmentent. La fosphénytoïne déplace la phénytoïne des sites de liaison aux protéines. Le volume de distribution de la fosphénytoïne augmente avec la dose et le débit de CEREBYX et varie de 4,3 à 10,8 litres.
Métabolisme et élimination :
La demi-vie de conversion de la fosphénytoïne en phénytoïne est d’environ 15 minutes. Le mécanisme de conversion de la fosphénytoïne n’a pas été déterminé, mais les phosphatases jouent probablement un rôle majeur. La fosphénytoïne n’est pas excrétée dans l’urine. Chaque mmol de fosphénytoïne est métabolisée en 1 mmol de phénytoïne, de phosphate et de formate (voir 10 PHARMACOLOGIE CLINIQUE et 7 MISES EN GARDE ET PRÉCAUTIONS, Dose d’attaque en phosphate chez les patients atteints d’insuffisance rénale).
Phénytoïne (après administration de CEREBYX)
En général, l’administration i.m. de CEREBYX génère des concentrations systémiques de phénytoïne suffisamment similaires à celles de la phénytoïne sodique orale pour permettre une utilisation essentiellement interchangeable.
Cependant, la pharmacocinétique de la fosphénytoïne après administration i.v. de CEREBYX est complexe et, lorsqu’elle est utilisée dans une situation d’urgence (par exemple, état de mal épileptique), les différences dans le taux de disponibilité de la phénytoïne pourraient être critiques. Des études ont donc déterminé empiriquement une vitesse de perfusion pour CEREBYX qui donne une vitesse et une étendue de disponibilité systémique de la phénytoïne similaires à ceux d’une perfusion de phénytoïne sodique de 50 mg/min.
Une dose de 15 à 20 mg ÉP/kg de CEREBYX perfusée à 100 à 150 mg ÉP/min donne des concentrations plasmatiques de phénytoïne libre au fil du temps qui se rapprochent de celles obtenues lorsqu’une dose équivalente de phénytoïne sodique (par exemple, la phénytoïne sodique parentérale) est administrée à 50 mg/min (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
Après administration de doses par voie i.v. uniques de CEREBYX de 400 à 1 200 mg ÉP, les concentrations totales maximales moyennes de phénytoïne augmentent proportionnellement à la dose, mais ne changent pas sensiblement avec les changements de débit de perfusion. En revanche, les concentrations maximales moyennes de phénytoïne non liée augmentent à la fois avec la dose et avec le débit.
Figure 1 : Concentrations plasmatiques moyennes de phénytoïne non liée après administration en i.v. de 1 200 mg ÉP de CEREBYX perfusé à 100 mg ÉP/min (triangles) ou 150 mg ÉP/min (carrés) et 1 200 mg de phénytoïne parentérale perfusée à 50 mg/min (losanges) à des sujets sains (N = 12). L’encart montre l’évolution temporelle de la période d’échantillonnage de 96 heures.
Absorption/biodisponibilité :
La fosphénytoïne est complètement convertie en phénytoïne après l’administration i.v., avec une demi-vie d’environ 15 minutes. La fosphénytoïne est également complètement convertie en phénytoïne après l’administration i.m. et les concentrations plasmatiques totales de phénytoïne atteignent un pic en environ 3 heures.
Distribution :
La phénytoïne a un volume de distribution apparent de 0,6 L/kg et est fortement liée (90 %) aux protéines plasmatiques, principalement à l’albumine. Les taux de phénytoïne libre peuvent être modifiés chez les patients dont les caractéristiques de liaison aux protéines diffèrent de la normale. En l’absence de fosphénytoïne, environ 12 % de la phénytoïne plasmatique totale n’est pas liée sur la plage de concentrations cliniquement pertinente. Cependant, la fosphénytoïne déplace la phénytoïne des sites de liaison aux protéines plasmatiques. Cela augmente la fraction de phénytoïne non liée (jusqu’à 30 % non liée) pendant la période requise pour la conversion de la fosphénytoïne en phénytoïne (environ 0,5 à 1 heure après la perfusion). Après l’administration de doses uniques de fosphénytoïne par voie i.v. de 400 à 1 200 mg ÉP, les valeurs de l’ASC de la phénytoïne totale et non liée augmentent de manière disproportionnée avec la dose. Les valeurs moyennes de la demi-vie totale de la phénytoïne (12,0 à 28,9 heures) après l’administration de fosphénytoïne à ces doses sont similaires à celles obtenues après des doses égales de phénytoïne parentérale et ont tendance à être plus élevées à des concentrations plasmatiques de phénytoïne plus élevées. La concentration de phénytoïne dans le liquide céphalo-rachidien, le cerveau et la salive se rapproche du niveau de phénytoïne libre dans le plasma.
Métabolisme et élimination :
La phénytoïne est biotransformée dans le foie par métabolisme oxydatif. La voie principale implique la 4-hydroxylation, qui représente 80 % de tous les métabolites. Le CYP2C9 joue un rôle majeur dans le métabolisme de la phénytoïne (90 % de la clairance intrinsèque nette), tandis que le CYP2C19 a une implication mineure dans ce processus (10 % de la clairance intrinsèque nette). Cette contribution 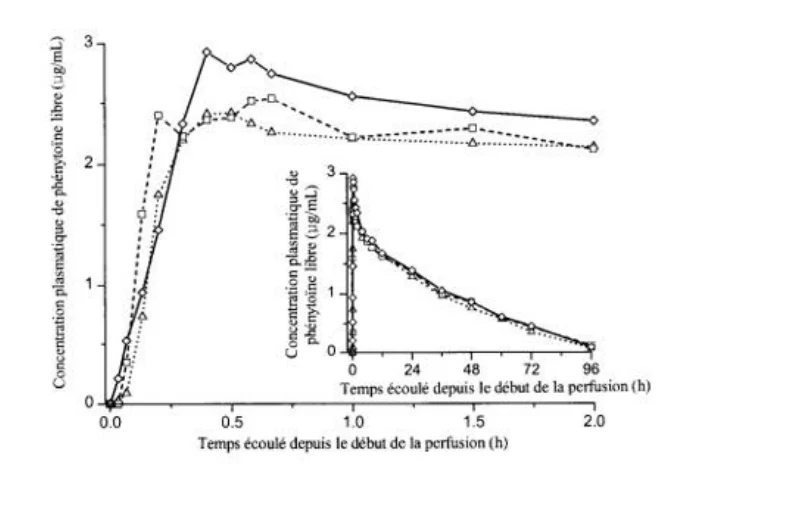
relative du CYP2C19 au métabolisme de la phénytoïne peut cependant augmenter à des concentrations de phénytoïne plus élevées.
Étant donné que les systèmes cytochromes impliqués dans l’hydroxylation de la phénytoïne dans le foie sont saturables à des concentrations sériques élevées, de petites doses progressives de phénytoïne peuvent augmenter la demi-vie et produire des augmentations très substantielles des taux sériques lorsque ceux-ci se situent dans ou au-dessus de la plage thérapeutique supérieure. Il a été démontré que la clairance de la phénytoïne est altérée par les inhibiteurs du CYP2C9 tels que la phénylbutazone et le sulfaphénazole. Une clairance altérée a également été démontrée chez les patients recevant des inhibiteurs du CYP2C19 tels que la ticlopidine.
La majeure partie du médicament est excrétée dans la bile sous forme de métabolites inactifs qui sont ensuite réabsorbés par le tractus intestinal et éliminés dans l’urine en partie par filtration glomérulaire mais, plus important encore, par sécrétion tubulaire. Moins de 5 % de la dose est excrétée sous forme de phénytoïne inchangée.
Populations et états pathologiques particuliers
- Patients atteints d’une maladie rénale ou hépatique : En raison d’une fraction accrue de phénytoïne non liée chez les patients atteints d’une maladie rénale ou hépatique, ou chez ceux présentant une hypoalbuminémie, l’interprétation des concentrations plasmatiques totales de phénytoïne doit être faite avec prudence (voir 4 POSOLOGIE ET ADMINISTRATION). Les concentrations de phénytoïne non liée peuvent être plus utiles dans ces populations de patients. Après l’administration i.v. de fosphénytoïne à des patients atteints d’une maladie rénale et/ou hépatique, ou à des patients présentant une hypoalbuminémie, la clairance de la fosphénytoïne en phénytoïne peut être augmentée sans augmentation similaire de la clairance de la phénytoïne. Cela peut potentiellement augmenter la fréquence et la gravité des événements indésirables (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Âge : L’effet de l’âge a été évalué chez les patients âgés de 5 à 98 ans, cependant, aucune étude systématique n’a été menée chez les patients gériatriques. L’âge du patient n’a pas eu d’impact significatif sur la pharmacocinétique de la fosphénytoïne. La clairance de la phénytoïne a tendance à diminuer avec l’âge (20 % de moins chez les patients de plus de 70 ans par rapport aux patients de 20 à 30 ans). Les besoins en matière de dosage de phénytoïne varient selon les patients et doivent être individualisés (voir 4 POSOLOGIE ET ADMINISTRATION).
- Sexe et race : Le sexe et la race n’ont pas d’impact significatif sur la pharmacocinétique de la fosphénytoïne ou de la phénytoïne.
11 CONSERVATION, STABILITÉ ET MIS AU REBUT
Conserver au réfrigérateur entre 2° et 8 °C. Le produit ne doit pas être conservé à température ambiante pendant plus de 48 heures. Les fioles qui développent des particules doivent être jetés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Fosphénytoïne sodique, heptahydratée
Nom chimique : Sel disodique heptahydraté de 5,5-diphényl-3-[(phosphonooxy)méthyl]-2-4-imidazolidinedione
Formule moléculaire et masse moléculaire : C16H13N2O6PNa2•7H2O, 532,35
Formule développée :
Propriétés physicochimiques : pKa = 6,2
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Tolérance à la perfusion
La tolérance à la perfusion a été évaluée dans des études cliniques. Une étude à double insu a évalué la tolérance au site de perfusion de doses de charge équivalentes (15 à 20 mg ÉP/kg) de CEREBYX perfusé à 150 mg ÉP/min ou de phénytoïne perfusée à 50 mg/min. L’étude a démontré une meilleure tolérance locale (douleur et brûlure au site de perfusion), moins d’interruptions de la perfusion et une période de perfusion plus courte pour les patients traités par CEREBYX (Error! Reference source not found.).
Tableau 8 : Tolérance à la perfusion de doses d’attaque équivalentes de CEREBYX i.v. et de phénytoïne i.v.
| CEREBYX par voie i.v. N = 90 | Phénytoïne par voie i.v. N = 22 | |
| Intolérance locale | 9 %a | 90 % |
| Perfusion interrompue | 21 % | 67 % |
| Durée moyenne de la perfusion | 13 min | 44 min |
a Pourcentage de patients.
Les patients traités par CEREBYX ont toutefois présenté davantage de troubles sensoriels systémiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles sensoriels). Les interruptions de perfusion chez les patients traités par CEREBYX étaient principalement dues à des brûlures systémiques, à un prurit et/ou 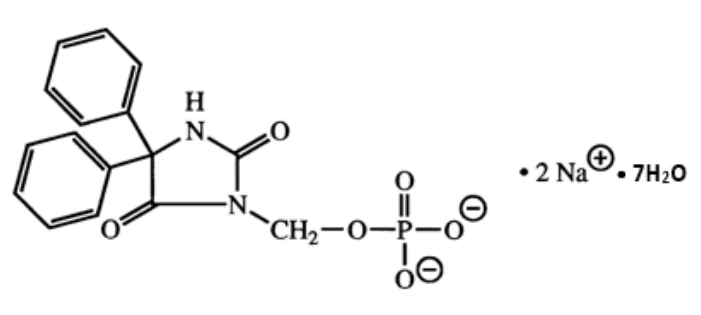
à une paresthésie, tandis que celles chez les patients traités par la phénytoïne étaient principalement dues à des douleurs et à des brûlures au site de perfusion (voir Tableau 8).
Tolérance intramusculaire
Dans une étude à double insu examinant la substitution temporaire de CEREBYX à la phénytoïne orale, CEREBYX par voie i.m. a été aussi bien toléré que le placebo par voie i.m. CEREBYX par voie i.m. a entraîné une légère augmentation des démangeaisons locales transitoires, légères à modérées (23 % des patients contre 11 % des patients traités par placebo par voie i.m. à tout moment au cours de l’étude). Cette étude a également démontré que des doses équimolaires de CEREBYX par voie i.m. peuvent remplacer la phénytoïne sodique orale sans qu’aucun ajustement posologique ne soit nécessaire lors de l’instauration du médicament par voie i.m. ou du retour au traitement oral. En revanche, le passage de la phénytoïne i.m. à la phénytoïne orale nécessite des ajustements de dosage en raison de l’absorption lente et erratique de la phénytoïne par les muscles.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Les résultats des études de toxicologie animale (toxicité aiguë, à doses multiples, reproductive et génétique) sont résumés dans les tableaux 9 à 15.
Le profil toxicologique du promédicament fosphénytoïne est similaire à celui de la phénytoïne. En général, les effets sur le SNC ont été observés à des doses équimolaires avec les deux composés.
Les effets sur les enzymes hépatiques sériques et le poids du foie observés dans les études multidoses chez le rat et le chien avec la fosphénytoïne sont des effets connus de la phénytoïne chez les animaux et sont cohérents avec l’induction enzymatique microsomale. Les changements microscopiques dans le foie ont été attribués à une augmentation de la teneur en glycogène cellulaire et secondaires à une hyperglycémie induite par la phénytoïne qui survient après l’administration de fosphénytoïne.
Les malformations observées chez les rats ayant reçu de la fosphénytoïne sont cohérentes avec celles observées chez les rats ayant reçu de la phénytoïne.
Les effets clastogènes de la fosphénytoïne in vitro ne sont pas liés à une activité mutagène puisque les tests de mutagénicité sur cellules bactériennes et mammifères étaient négatifs. Étant donné que l’activité clastogène de la fosphénytoïne a été limitée à un test in vitro à des concentrations considérablement supérieures aux concentrations plasmatiques thérapeutiques maximales de 20 µg/mL et que l’activité clastogène n’a pas été détectée in vivo à des doses dépassant considérablement la dose thérapeutique maximale, l’activité clastogène in vitro de la fosphénytoïne n’a pas été considérée comme biologiquement pertinente.
L’irritation locale après administration i.v. ou i.m. était moins grave avec la fosphénytoïne qu’avec la phénytoïne.
Tableau 9 : Études de toxicité à dose unique de fosphénytoïne chez les rongeurs
| (Page 1 de 2) | ||||
| Espèce (souche), sexe/groupe, âge total | Voie d’administration (Volume de dose) Période d’observation | Dose (mg/kg) | Résultats (mg/kg) | |
| Fosphénytoïnea | Phénytoïneb | |||
| Souris (CD-1) 5M + 5F, 120 6 semaines | Perfusion i.v.c (20 mL/kg)d 14 jours | SAL CVe 33,3 63,3 120 230 433 | 33 63 120 233 440 | Fosphénytoïnea DSEO = 33,3 DNLM = 63,3 DLM = 156 Phénytoïne DSEO = ND DNLM = 63 DLM = 192 |
Rat (SD) 5M + 5F, 150 7 semaines | Bolus intraveineux (10 mL/kg)f 14 jours | SAL CVg 50 73,3 106,7 153 233 333 | CV 45 65 95 145 210 300 | Fosphénytoïnea DSEO = 50 DNLM = 153 DLM = 213 Phénytoïne DSEO = ND DNLM = 45 DML = 90,4 |
Rat (SD) 5M + 5F, 130 7 semaines | Perfusion i.v.c (10 mL/kg)f 14 jours | SAL 50g 73,3 107 153 233 333 | 45 65 95 145 210 300 | Fosphénytoïnea DSEO = ND DNLM = 153 DLM = 242 Phénytoïne DSEO = ND DNLM = 210 DML = 275h |
Rat (SD) 5M + 5F, 120 4 semaines | Perfusion i.v.c (10 mL/kg)i 14 jours | SAL CVe 33,3 63,3 120 230 433 | 33 63 120 233 440 | Fosphénytoïnea DSEO = 33,3 DNLM = 120 DLM = 258 Phénytoïne DSEO = 33 DNLM = 120 DLM = 297 |
i.v. = Intraveineuse; SAL = Contrôle salin (NaCl à 0,9 %); CV = Contrôle avec véhicule; DLM = Dose létale médiane selon le sexe; DNLM = Dose non létale maximale; DSEO = Dose sans effet observé; SD = Sprague-Dawley. a dose exprimée en équivalents milligrammes/kilogrammes de phénytoïne. La dose approximative de fosphénytoïne peut être obtenue en multipliant la dose équivalente de phénytoïne par 1,5.
b Injection de phénytoïne sodique USP; véhicule = 40 % de propylène glycol et 10 % d’alcool, pH ajusté à 12. c Durée de la perfusion = 30 minutes.
d Les concentrations de la solution de dosage de fosphénytoïne variaient de 2,50 à 32,5 mg/mL. Les concentrations de la solution de dosage de phénytoïne variaient de 1,65 à 22,0 mg/mL.
e Véhicule = l-arginine HCl, pH ajusté à 8,8.
f Les concentrations de la solution de dosage de fosphénytoïne variaient de 7,5 à 50 mg/mL. Les concentrations de la solution de dosage de phénytoïne variaient de 4,50 à 30,0 mg/mL.
g Véhicule = Tampon Tris, pH ajusté à 8,8.
h Estimé; la valeur n’a pas pu être calculée à l’aide de la méthode d’interprétation de la moyenne mobile ou de la méthode d’analyse Probit
i Les concentrations de la solution de dosage de fosphénytoïne variaient de 5,0 à 65 mg/mL. Les concentrations de la solution de dosage de phénytoïne variaient de 3,3 à 44 mg/mL.
Tableau 9 : Études de toxicité à dose unique de fosphénytoïne chez les rongeurs
| (Page 2 de 2) | ||||
| Espèce (souche), sexe/groupe, âge total | Voie d’administration (Volume de dose) Période d’observation | Dose (mg/kg) | Résultats (mg/kg) | |
| Fosphénytoïnea | Phénytoïneb | |||
Rat (SD) 3M + 3F, 72 7 semaines | i.m. (5 mL/kg) j,k 14 jours | SAL 33,3g 77 167 247l 333l | 34 169 250 337l | Fosphénytoïnea DSEO = 33,3 DNLM = 167 DLM = 278 Phénytoïne DSEO = 34 DNLM = 337 DLM = > 337 |
Rat (SD) 5M + 5F, 160 6 semaines | Intrapéritonéale (10 mL/kg)m 14 jours | SAL CVe 33,3 60 100 177 300 500 850 | 33 60 102 178 305 500 860 | Fosphénytoïnea DSEO = 60 DNLM = 177 DLM = 352 Phénytoïne DSEO = 60 DNLM = 178 DLM = 339 |
Rat (SD) 5M + 5F, 140 7 jours | Intrapéritonéale (20 mL/kg)n 14 jours | SAL CVe 33,3 60 100 177 300 500 | 33 60 102 178 305 500 | Fosphénytoïnea DSEO = 100 DNLM = 100 DLM = 181 Phénytoïne DSEO = 102 DNLM = 102 DLM = 224 |
SD = Sprague-Dawley; i.m. = Intramusculaire ; SAL = Contrôle salin (NaCl à 0,9 %); DSEO = Dose sans effet observé; DNLM = Dose non létale maximale; DLM = Dose létale médiane selon le sexe; CV = Contrôle avec véhicule. a Dose exprimée en équivalents milligrammes/kilogrammes de phénytoïne. La dose approximative de fosphénytoïne peut être obtenue en multipliant la dose équivalente de phénytoïne par 1,5.
b Injection de phénytoïne sodique USP; véhicule = 40 % de propylène glycol et 10 % d’alcool, pH ajusté à 12. c Durée de la perfusion = 30 minutes.
e Véhicule = l-arginine HCl, pH ajusté à 8,8.
g Véhicule = Tampon Tris, pH ajusté à 8,8.
j Le volume de dose pour le groupe phénytoïne 337 mg/kg était de 6,74 mL/kg.
k Les concentrations de la solution de dosage de fosphénytoïne variaient de 10 à 100 mg/mL. Les concentrations de la solution de dosage de phénytoïne variaient de 6,8 à 50 mg/mL.
l N = 5 rats/sexe.
m Les concentrations de la solution de dosage de fosphénytoïne variaient de 5,0 à 75 mg/mL. Les concentrations de la solution de dosage de phénytoïne variaient de 3,3 à 50 mg/mL.
n Les concentrations de la solution de dosage de fosphénytoïne variaient de 2,50 à 37,5 mg/mL. Les concentrations de solution de dosage de phénytoïne variaient de 1,65 à 25,0 mg/mL.
Tableau 10 : Études de toxicité à dose croissante de fosphénytoïne chez les non-rongeurs
| Espèce (souche), sexe/groupe, âge total | Voie d’administration (Volume de dose) | Jour | Dose (mg/kg) | Résultats (mg/kg) | |
| Fosphénytoïnea | Phénytoïneb | ||||
| Lapin (NZW) 6M + 6F, 24 ND | Perfusion i.v.c (10 ml/kg)e | 1 3 6 9 13 15f | 6,7d 13,3 20 26,7 40 53,3 | 6,8 13,5 20,2 27 40,5 54 | Fosphénytoïnea DSEO = 40 DMT = 40 Aucun décès Phénytoïne DSEO = 27 DMT = 40,5 Aucun décès |
Chien (beagle) 2M + 2F, 8 10 mois | Bolus intraveineux (2 mL/kg)h | 1 3 5 8f | 6,7g 13,3 26,7 40 | 6 12 24 36 | Fosphénytoïnea DSEO = 13,3 DMT = 26,7 Aucun décès Phénytoïne DSEO = 6 DMT = 24 Aucun décès |
Chien (beagle) 2M + 2F, 8 10 mois | Perfusion i.v.c (2 mL/kg)h | 1 3 5 8f | 6,7g 13,3 26,7 40 | 6 12 24 36 | Fosphénytoïnea DSEO = 13,3 DMT = 26,7 Aucun décès Phénytoïne DSEO = 12 DMT = 24 Aucun décès |
| Chien (beagle) 3M + 3F, 12 10 mois | i.m. (0,13 à 1,00 mL/kg)i | 1 3 7 9f | 6,7g 16,7 33,3 50 | 6,7 16,9 33,7 50 | Fosphénytoïnea DSEO = 33,3 DMT = 33,3 Aucun décès Phénytoïne DSEO = 6,7 DMT = > 50 Aucun décès |
DMT = Dose maximale tolérée; DSEO = Dose sans effet observé; i.m. = Intramusculaire; i.v. = Intraveineux; ND = Non disponible; NZW = New Zealand White;
a Dose exprimée en équivalents milligrammes/kilogrammes de phénytoïne. La dose approximative de fosphénytoïne peut être
obtenue en multipliant la dose équivalente de phénytoïne par 1,5.
b Injection de phénytoïne sodique USP; véhicule = 40 % de propylène glycol et 10 % d’alcool, pH ajusté à 12. c Durée de la perfusion = 30 minutes.
d Véhicule = l-arginine HCl, pH ajusté à 8,8.
e Les concentrations de la solution de dosage de fosphénytoïne variaient de 1,0 à 8,0 mg/mL. Les concentrations de la solution de dosage de phénytoïne variaient de 0,68 à 5,40 mg/mL.
f Animaux observés pendant 14 jours après la dernière dose.
g Véhicule = Tampon Tris, pH ajusté à 8,8.
h Les concentrations de la solution de dosage de fosphénytoïne variaient de 5,0 à 30 mg/mL. Les concentrations de la solution de dosage de phénytoïne variaient de 3,0 à 18 mg/mL.
I Concentration de la solution de dosage de fosphénytoïne = 75 mg/mL. Concentration de la solution de dosage de phénytoïne = 50 mg/mL.
Tableau 11 : Études de toxicité de la fosphénytoïne à doses multiples chez le rat
| Espèce (souche) Sexe/Groupe, Total Âge | Voie d’administration (volume de dose) Durée | Dose quotidiennea (mg/kg) | Résultats |
Rat (SD) 5M + 5F, 60 6 à 7 semaines | Bolus intraveineux (10 mL/kg)c 7 jours | CVb 20 40 66,7 107 160 | Décès à 107 et 160 mg/kg. Léthargie, ataxie et tremblements de la tête liés à la dose à ≥ 66,7 mg/kg. Diminution de la prise de poids corporel et de la consommation alimentaire, de la glycosurie et augmentation de l’ALT, de l’ALAT et de l’urée sanguine à 107 et 160 mg/kg. Aucune constatation pathologique. |
Rat (SD) 10M + 10F, 100 8 semaines | Bolus intraveineux (10 mL/kg)d 2 semaines | SAL CVb 13,3 33,3 100 | Décès, hypoactivité, dyspnée, pupilles dilatées, prostration, ataxie, hypothermie, diminution du gain de poids corporel chez les mâles, diminution transitoire de la consommation alimentaire, augmentation du volume urinaire et glycosurie chez les deux sexes à 100 mg/kg. Aucune constatation pathologique. |
Rat (Wistar) 15M + 15F, 144e 6 à 7 semaines | Bolus intraveineux (2 mL/kg)f 4 semaines g | CVb 20 40 100 | Aucun décès. Ataxie, hypoactivité et salivation à 40 et 100 mg/kg. Diminution du gain de poids corporel et de la consommation alimentaire chez les mâles à 100 mg/kg. Augmentation réversible de l’ALAT et de l’ALP à 100 mg/kg. Augmentation du poids corporel du foie chez les mâles à 100 mg/kg et chez les femelles à toutes les doses; réversible à 20 et 40 mg/kg. Irritation réversible au site d’injection liée à la dose à ≥ 20 mg/kg et vacuolisation des hépatocytes à 100 mg/kg. |
| Espèce (souche) Sexe/Groupe, Total Âge | Voie d’administration (volume de dose) Durée | Dose quotidiennea (mg/kg) | Résultats |
Rat (SD) 5M + 5F, 90e 7 à 9 semaines | i.m. (0,7 à 3,3 mL/kg)h 2 semaines | SAL 33,3 66,7 100 133 167 | Décès à 133 et 167 mg/kg. Léthargie, prostration, ataxie et/ou tremblements liés à la dose à ≥ 66,7 mg/kg. Diminution du gain de poids corporel, diminution transitoire de la consommation alimentaire et augmentation des volumes d’urine chez les mâles à ≥ 100 mg/kg. Modifications pathologiques macroscopiques liées à l’injection dans les muscles chez 1 animal à chaque fois 100 et 167 mg/kg. |
Rat (SD) 10M + 10F, 150i 7 semaines | i.m. (0,4 à 2,0 mL/kg)h 13 semaines | SAL PHTj 20 40 100 | Augmentation du poids du foie chez les femelles à toutes les doses. Décès, pupilles dilatées, hypoactivité, salivation excessive, diminution du poids corporel, augmentation de l’AST, de l’ALT et de l’ALAT, hyperglycémie, glucosurie et vacuolisation hépatocellulaire intracytoplasmique avec la fosphénytoïne à 100 mg/kg. Des résultats similaires ont été observés avec la phénytoïne. Irritation locale avec les deux composés. |
ALT = Alanine aminotransférase; AST = Aspartate aminotransférase; BUN = Azote uréique du sang; CV = Contrôle avec véhicule; i.m. = Intramusculaire; i.v. = Intraveineuse; PAL = Phosphatase alcaline; PHT = Phénytoïne; SAL = Contrôle salin (NaCl à 0,9 %); SD = Sprague-Dawley;
a Dose exprimée en équivalents milligrammes/kilogrammes de phénytoïne. La dose approximative de fosphénytoïne peut être obtenue en multipliant la dose équivalente de phénytoïne par 1,5.
b Véhicule = tampon Tris, pH ajusté à 8,8.
c Les concentrations de la solution de dosage de fosphénytoïne variaient de 3,0 à 24 mg/mL.
d Les concentrations de la solution de dosage de fosphénytoïne variaient de 2,0 à 15 mg/mL.
eTrois animaux supplémentaires par sexe inclus dans les groupes témoins et/ou traités avec le médicament et utilisés uniquement pour la détermination des concentrations de médicament.
f Les concentrations de la solution de dosage de fosphénytoïne variaient de 15 à 75 mg/mL.
g Cinq animaux par sexe et par groupe ont été euthanasiés après une période de retrait de 4 semaines (semaine 8). h Concentration de la solution de dosage de fosphénytoïne = 75 mg/mL.
I Cinq animaux supplémentaires par sexe et par groupe utilisés uniquement pour la détermination des concentrations de médicament.
j Injection de phénytoïne sodique USP, administrée à 100 mg/kg, concentration de la solution de dosage = 50 mg/mL; groupe terminé à la semaine 9.
Tableau 12 : Études de toxicité de la fosphénytoïne à doses multiples chez le chien
| Espèce (souche), sexe/groupe, âge total | Voie d’administration (volume de dose) Durée | Dose quotidiennea (mg/kg) | Résultats |
| Chien (beagle) 2M + 2F, 24 11 à 12 mois | Bolus intraveineuse (2,0 mL/kg)c 7 jours | CVb6,7 13,3 20 26,7 33,3 | Aucun décès. Incidence liée à la dose de diarrhée, de salivation et de vomissements à ≥ 13,3 mg/kg. De plus, ataxie à 26,7 et 33,3 mg/kg. Aucun changement significatif dans les paramètres de laboratoire clinique. Aucune constatation pathologique. |
| Espèce (souche), sexe/groupe, âge total | Voie d’administration (volume de dose) Durée | Dose quotidiennea (mg/kg) | Résultats |
| Chien (beagle) 4M + 4F, 40 7 à 8 mois | Bolus intraveineux (2,0 mL/kg)d 2 semaines | SAL CVb 10 20 33,3 | Aucun décès. Hypoactivité, vomissements, salivation excessive et ataxie à 20 et 33,3 mg/kg. De plus, des tremblements à 33,3 mg/kg. Aucun changement significatif dans les paramètres de laboratoire clinique. Aucune constatation pathologique. |
| Chien (beagle) 4M + 4F, 24 10 à 12 mois | Bolus intraveineux (0,67 mL/kg)e 4 semainesf | CVb 10 20 33,3 | Aucun décès. Incidence dose-dépendante de vomissements à ≥ 10 mg/kg et de salivation transitoire, d’ataxie et d’érythème des gencives à ≥ 20 mg/kg. Tremblements et hypoactivité à 33,3 mg/kg. Augmentation de l’ALP à 33,3 mg/kg aux semaines 4 et 8. Augmentation du poids des glandes salivaires chez les deux sexes à 33,3 mg/kg et chez les femelles à 20 mg/kg à la semaine 4. Augmentation du poids corporel du foie chez les mâles à 20 et 33,3 mg/kg; réversible à 20 mg/kg. Hypertrophie des glandes salivaires chez les mâles à 33,3 mg/kg aux semaines 4 et 8. |
| Chien (beagle) 2M + 2F, 24 9 à 10 mois | i.m. (0,2 à 1,0 mL/kg)g 2 semaines | SAL 10 20 33,3 40 50 | Aucun décès. Incidence liée à la dose des vomissements et de l’ataxie à ≥ 33,3. Convulsions sporadiques, diarrhée et/ou état tonique à 40 et 50 mg/kg. De plus, prostration et salivation excessive à 50 mg/kg. Aucun changement significatif dans les paramètres de laboratoire clinique. Aucune constatation pathologique. |
| Chien (beagle) 4M + 4F, 40 7 à 9 mois | i.m. (0,2 à 0,8 mL/kg)g 13 semaines | SAL PHTh 10 20 40 | Aucun décès. Vomissements et salivation excessive à toutes les doses. De plus, ataxie, hypoactivité, diarrhée, augmentation de l’ALP, augmentation du poids du foie et vacuolisation hépatocellulaire intracytoplasmique avec la fosphénytoïne à 40 mg/kg. Des résultats similaires ont été observés avec la phénytoïne. Irritation locale avec la fosphénytoïne à 20 et 40 mg/kg et avec de la phénytoïne. |
ALP = Phosphatase alcaline; CV = Contrôle avec véhicule; i.m. = Intramusculaire; i.v. = Intraveineuse; PHT = Phénytoïne; SAL = Contrôle salin (NaCl à 0,9 %);
a Dose exprimée en équivalents milligrammes/kilogrammes de phénytoïne. La dose approximative de fosphénytoïne peut être obtenue en multipliant la dose équivalente de phénytoïne par 1,5.
b Contrôle avec véhicule = tampon Tris, pH ajusté à 8,8.
c Les concentrations de la solution de dosage de fosphénytoïne variaient de 5,0 à 25 mg/mL. d Les concentrations de la solution de dosage de fosphénytoïne variaient de 7,5 à 25 mg/mL. e Les concentrations de la solution de dosage de fosphénytoïne variaient de 22,4 à 75,0 mg/mL. f Un animal par sexe et par groupe a été euthanasié après une période de retrait de 4 semaines (semaine 8). g Concentration de la solution de dosage de fosphénytoïne = 75 mg/mL.
h Injection de phénytoïne sodique USP, administrée à 40 mg/kg, concentration de la solution de dosage = 50 mg/mL.
Tableau 13 : Études de toxicité spéciales sur la fosphénytoïne
| (Page 1 de 2) | ||
| Espèce (souche) Sexe/Groupe, Total | Conception de l’étudea | Résultats |
| Irritation veineuse et périvasculaireb | ||
| Lapins (NZW), 6 mâles, 66 | Posologie : Perfusion i.v. unique de 30 min ou injection sous-cutanée FOS (mg/mL) : CVc, 10, 25, 50, 75 PHTd (mg/mL) : CV, 6,7, 16,9, 33,7, 50 Observation : 24 heures Paramètres : Examens macroscopiques et microscopiques | Aucune différence significative dans l’irritation périvasculaire ou veineuse entre la fosphénytoïne et les témoins salins. Irritation veineuse et périvasculaire importante et incidence élevée de formation de thrombus avec la phénytoïne. |
| Irritation intramusculaireb | ||
| Lapins (NZW), 12 mâles, 12 | Posologie : Injection i.m. unique FOS (mg/mL) : CVe, 25, 50, 75, 100 PHTd (mg/mL) :CV, 50 Observation : 24 heures Paramètres : Examens macroscopiques et microscopiques | La fosphénytoïne est moins irritante que la solution saline ou la phénytoïne. Trace d’hémorragie légère, d’inflammation aiguë et de nécrose avec une solution saline, un véhicule à base de phénytoïne et de la phénytoïne. |
| Lapins (NZW), 4 mâles, 28 | Posologie : 5 injections i.m. quotidiennes de FOS (mg/mL) :CVe, 50, 75, 100 PHTd (mg/mL) :CV, 50 Observation : 5 jours Paramètres : CPK sérique, examens macroscopiques et microscopiques | Hémorragie dans tous les groupes témoins et traités. Nécrose avec la phénytoïne; moins grave avec la fosphénytoïne à 75 et 100 mg/mL. Augmentation du CPK avec le véhicule phénytoïne, la phénytoïne et la fosphénytoïne. |
| Glycosurief | ||
Rats (SD) 10 mâles, 30 | Posologie : Perfusion i.v. unique de 30 min FOSe (mg/kg) : 100 PHTd (mg/kg) : 100 Volume de dose : 10 mL/kgg Observation : 48 heures Paramètres : Signes cliniques, sérum et urine, concentrations de glucose | Augmentation similaire des concentrations de glucose sérique et urinaire avec la fosphénytoïne et la phénytoïne. |
CPK = Créatine phosphokinase; CV = Contrôle avec véhicule; FOS = Fosphénytoïne; i.m. = Intramusculaire; i.v. = Intraveineux; PHT = Phénytoïne; s.c. = Sous-cutané; SD = Sprague-Dawley; NZW = New-Zealand White; a Toutes les études in vivo incluaient un groupe contrôle salin (0,9 % NaCl).
b Concentrations basées sur le poids du sel de sodium de fosphénytoïne ou de phénytoïne. c Véhicule = l-arginine HCl, pH ajusté à 8,8.
d Injection de phénytoïne sodique USP, véhicule = 40 % de propylène glycol et 10 % d’alcool, pH ajusté à 12. e Véhicule = Tampon Tris, pH ajusté à 8,8.
f Dose exprimée en équivalents milligrammes/kilogrammes de phénytoïne. La dose approximative de fosphénytoïne peut être obtenue en multipliant la dose équivalente de phénytoïne par 1,5.
g Concentration de la solution de dosage de fosphénytoïne = 15 mg/mL. Concentration de la solution de dosage de phénytoïne = 10 mg/mL.
Tableau 13 : Études de toxicité spéciales sur la fosphénytoïne
| (Page 2 de 2) | ||
| Espèce (souche) Sexe/Groupe, Total | Conception de l’étudea | Résultats |
| Écran de sécurité du SNCf | ||
| Souris (CD-1) 6 mâles, 90 | Posologie : Injection IP unique FOS (mg/kg) : CVe, 33,3, 66,7, 133, 333, 667 PHTd (mg/kg) : CVh, 33, 69, 134, 337, 675 Volume de dose : 20 mL/kgi Observation : Environ 4 heures Paramètres : Signes cliniques et changements de comportement | Décès à 333 et 667 mg/kg de fosphénytoïne et à 337 et 675 mg/kg de phénytoïne. Une incidence et une gravité similaires des effets sur le SNC ont été observées avec la fosphénytoïne et la phénytoïne. |
| Écran de sécurité cardiovasculairef | ||
| Chiens (beagle) 4 femelles, 20 | Posologie : Injection i.v. unique de FOS (mg/kg) : CVe, 18 PHTd (mg/kg) : CV, 18 Volume de dose : 1 mL/kgj Observation : 60 min Paramètres : Cardiovasculaire, concentrations sanguines de médicaments | Aucun décès. Diminution progressive de la fréquence cardiaque, de la LVdP/dt et de la MABP avec la fosphénytoïne et diminution immédiate de ces paramètres avec la phénytoïne. Augmentation significative de la LVEDP avec la phénytoïne. Les concentrations plasmatiques maximales de phénytoïne étaient de 22,1 µg/mL, 5 minutes après l’administration et de 49,4 µg/mL, 30 secondes après l’administration de fosphénytoïne et de phénytoïne, respectivement. |
| Compatibilité du sang humainb | ||
| In vitro | Concentrations : FOS (mg/mL) : 0,15 à 75 PHTd (mg/mL) : 0,10 à 50 Paramètres : Hémolyse, protéines plasmatiques, floculation | Pas d’hémolyse ni de floculation des protéines plasmatiques avec la fosphénytoïne. Hémolyse à 5,0 à 50 mg/mL et floculation légère des protéines plasmatiques avec de la phénytoïne à 20 mg/mL. |
CV = véhicule avec contrôle; FOS = fosphénytoïne; IP = intrapéritonéal; PHT = phénytoïne; SNC = système nerveux central; hr = fréquence cardiaque; i.v. = intraveineux; LVdP/dt = contractilité ventriculaire gauche; LVEDP = pression télédiastolique ventriculaire gauche; MABP = pression artérielle moyenne;
a Toutes les études in vivo incluaient un groupe contrôle salin (0,9 % NaCl)
b Concentrations basées sur le poids du sel de sodium de fosphénytoïne ou de phénytoïne.
d Injection de phénytoïne sodique USP, véhicule = 40 % de propylène glycol et 10 % d’alcool, pH ajusté à 12. e Véhicule = Tampon Tris, pH ajusté à 8,8.
f Dose exprimée en équivalents milligrammes/kilogrammes de phénytoïne. La dose approximative de fosphénytoïne peut être obtenue en multipliant la dose équivalente de phénytoïne par 1,5.
h Le véhicule a été testé sur 3 groupes d’animaux à 100 % ou dilué à 66 % ou 32 % avec une solution saline (0,9 % de NaCl). i Les concentrations de la solution de dosage de fosphénytoïne variaient de 2,5 à 50 mg/mL. Les concentrations de la solution de dosage de phénytoïne variaient de 1,65 à 33,75 mg/mL.
j Concentration de la solution de dosage de fosphénytoïne = 27 mg/mL. Concentration de la solution de dosage de phénytoïne 18 mg/mL
Tableau 14 : Études de toxicité reproductive de la fosphénytoïne
| (Page 1 de 2) | ||||
| Espèce (souche) Sexe/Groupe, Total Âge | Voie (excipient) [Volume de dose] | Dose quotidiennea (mg/kg) | Schéma posologique | Résultats |
| FERTILITÉ ET REPRODUCTION GÉNÉRALE | ||||
| Mâle | ||||
Rat (SD) 40, 200 12 à 13 semaines | i.m. (Tampon Tris) [2 mL/kg] | CNT CV 16,7 50 100 | 75 jours avant l’accouplement et pendant la période d’accouplement | Toxicité paternelle à 50 et 100 mg/kg. Aucun effet sur la fertilité ou la reproduction. |
| Femelle | ||||
Rat (SD) 40, 200 15 semaines | i.m. (Tampon Tris) [2 mL/kg] | CNT CV 16,7 50 100 | 15 jours avant l’accouplement jusqu’au jour 21 de la lactation | Toxicité maternelle et reproductive à 50 et 100 mg/kg. Toxicité pour le développement à toutes les doses, y compris la tératogénicité à 16,7 et 100 mg/kg. |
| TÉRATOLOGIE | ||||
| Exploratoire | ||||
Rat (SD) 3F, 9 ND | Bolus intraveineux (Tampon Tris) [2,3,10 mL/kg] | 100 | 10 jours | Tous les animaux euthanasiés étaient moribonds au jour 4. Aucun traumatisme au site d’injection. |
| Recherche de la gamme de doses | ||||
Rat (SD) 5F, 35 20 semaines | Bolus intraveineux (Tampon Tris) [2 mL/kg] | CV 6,7 16,7 33,3 50 66,7 | Jours 7 à 17 de la gestation | Toxicité maternelle à 16,7, 33,3 et 66,7 mg/kg. Toxicité pour le développement à 50 et 66,7 mg/kg. Aucun effet indésirable à 6,7 mg/kg. DMT = 66,7 mg/kg. |
| Définitive | ||||
Rat (SD) 40F, 200 12 à 13 semaines | Bolus intraveineux (Tampon Tris) [2 mL/kg] | CNT CV 6,7 33,3 66,7 | Jours 7 à 17 de la gestation | Quatre décès, diminution du gain de poids corporel maternel et de la consommation d’aliments, diminution du poids des naissances et des mâles à la semaine 13 à 66,7 mg/kg. Aucune tératogénicité ni toxicité comportementale. |
CV = Contrôle avec véhicule; CNT = Contrôle non traité; DMT = Dose maximale tolérée; i.m. = Intramusculaire; i.v. = Intraveineux; ND = Non disponible; SD = Sprague-Dawley;
a Doses exprimées en équivalents milligramme/kilogramme de phénytoïne; les concentrations de la solution de dosage de fosphénytoïne variaient de 5 à 75 mg/mL. La dose approximative de fosphénytoïne peut être obtenue en multipliant la dose équivalente de phénytoïne par 1,5.
Tableau 14 : Études de toxicité reproductive de la fosphénytoïne
| (Page 2 de 2) | ||||
| Espèce (souche) Sexe/Groupe, Total Âge | Itinéraire (véhicule) [volume de dose] | Dose quotidiennea (mg/kg) | Schéma posologique | Résultats |
| TÉRATOLOGIE (suite) | ||||
| Exploratoire | ||||
Lapin (NZW) 3F, 6 ND | Bolus intraveineux (Tampon Tris) [1,2 mL/kg] | 33,3 | 13 jours | Aucun signe clinique ni effet sur le poids corporel ou la consommation d’aliments. Aucun traumatisme au site d’injection. |
| Recherche de la gamme de doses | ||||
Lapin (NZW) 5F, 35 7 à 8 mois | Bolus intraveineux (Tampon Tris) [1 à 2 ml/kg] | CV 3,3 16,7 33,3 50 66,7 | Jours 6 à 18 de la gestation | Toxicité maternelle à 33,3, 50 et 66,7 mg/kg. Toxicité pour le développement à 66,7 mg/kg. Aucun effet indésirable à 3,3 mg/kg. DMT = 33,3 mg/kg. |
| Définitive | ||||
Lapin (NZW) 20F, 100 7 à 8 mois | Bolus intraveineux (Tampon Tris) [1 mL/kg] | CNT CV 6,7 16,7 33,3 | Jours 6 à 18 de la gestation | Aucun décès. Diminution du gain de poids corporel et de la consommation d’aliments à 16,7 et 33,3 mg/kg. Aucune toxicité maternelle, reproductive ou fœtale, et aucune tératogénicité. |
| TOXICITÉ PÉRINATALE ET POSTNATALE | ||||
Rat (SD) 25F, 125 12 semaines | Bolus intraveineux (Tampon Tris) [2 mL/kg] | CNT CV 16,7 33,3 66,7 | Du 15e jour de gestation au 20e jour de lactation | Toxicité maternelle et périnatale-postnatale à 33,3 et 66,7 mg/kg. Toxicité comportementale subtile à 33,3 et 66,7 mg/kg. |
CNT = Contrôle non traité; CV = Contrôle avec véhicule; DMT = Dose maximale tolérée; i.v. = Intraveineuse; ND = Non disponible; SD = Sprague-Dawley; NZW = New Zealand White.
a Doses exprimées en équivalents milligramme/kilogramme de phénytoïne; les concentrations de la solution de dosage de fosphénytoïne variaient de 5 à 75 mg/mL. La dose approximative de fosphénytoïne peut être obtenue en multipliant la dose équivalente de phénytoïne par 1,5.
Tableau 15 : Études de toxicité génétique de la fosphénytoïne
| Test | Plage de concentration ou dose | Résultats |
| Mutagénicité | ||
| Mutagenèse pour Salmonella typhimurium | 312,5 à 5 000 µg/plateaua | Non mutagène en l’absence ou en présence de S9. |
| Essai de mutation ponctuelle dans des cellules pulmonaires de hamster V79 | 500 à 4 000 µg/mLa | Aucune mutation au locus HGPRT en l’absence ou en présence de S9. |
| Test | Plage de concentration ou dose | Résultats |
| Clastogenicité | ||
| Essai d’aberration chromosomique structurelle dans les cellules pulmonaires de hamster chinois V79 | 500 à 4 000 µg/mLa (-S9) 125 à 4 000 µg/mLa (+S9) | Clastogène à ≥ 3 000 µg/mL uniquement en présence de S9. |
| Essai du micronoyau | 33,3, 66,7, 133 mg/kgb | Aucune augmentation de la fréquence des micronoyaux. |
HGPRT = Hypoxanthine-quanine phosphoribosyltransférase; S9 = Surnageant postmitochondrial de foies de rats induits par Aroclor 1254.
a Concentrations basées sur le poids de fosphénytoïne
b Doses exprimées en équivalents mg de phénytoïne; les concentrations de la solution de dosage de fosphénytoïne variaient de 5 à 20 mg/mL; volume de dose = 10 mL/kg.