


Monographie de produit - Phénytoïne Sodique Injectable USP
INDICATIONS ET UTILISATION CLINIQUE
Phénytoïne Sodique Injection USP est indiquée pour le contrôle de l’état de mal épileptique tonique/clonique généralisé et pour la prévention et le traitement des crises convulsives qui surviennent pendant la neurochirurgie. Phénytoïne Sodique Injection USP doit être utilisée uniquement lorsqu’il n’est pas possible d’administrer oralement de la phénytoïne.
P doit être utilisée uniquement lorsqu’il n’est pas possible d’administrer oralement de la phénytoïne.
CONTRE-INDICATIONS
La phénytoïne est contre-indiquée
- Chez les patients ayant des antécédents d’hypersensibilité à la phénytoïne ou à d’autres hydantoïnes.
- Chez les patients présentant une bradycardie sinusale, un bloc sino-auriculaire, un bloc AV au deuxième ou troisième degré ou le syndrome d’Adams-Stokes.
- En association avec la delavirdine, en raison d’un risque de perte de la réponse virologique et d’une possibilité de résistance à la delavirdine ou à la classe des inhibiteurs non nucléosidiques de la transcriptase inverse.
- En cas d’administration intra-artérielle au regard du pH élevé de la préparation.
MISES EN GARDE
Lorsqu’elle n’est pas utilisée comme traitement d’urgence, la phénytoïne doit être administrée plus lentement, que ce soit sous forme d’une dose de charge ou d’une perfusion intermittente. En raison des risques de toxicité cardiaque et locale associée à la phénytoïne administrée par voie intraveineuse, la phénytoïne doit être administrée par voie orale dans la mesure du possible.
En raison des réactions cardiovasculaires indésirables ayant eu lieu pendant et après les perfusions, il est nécessaire d’effectuer une surveillance cardiaque attentive pendant et après l’administration de phénytoïne par voie intraveineuse. Il peut être nécessaire de réduire la vitesse d’administration ou d’interrompre l’administration.
Les réactions cardiovasculaires indésirables comprennent l’hypotension grave et les arythmies cardiaques. Les arythmies cardiaques regroupaient la bradycardie, le bloc cardiaque, la tachycardie ventriculaire et la fibrillation ventriculaire, ayant entraîné une pause cardiaque, un arrêt cardiaque et le décès.
Les complications graves surviennent le plus fréquemment chez les patients gravement malades, les patients âgés et les patients faisant de l’hypotension et atteints d’insuffisance du myocarde grave. Toutefois, des événements cardiaques ont aussi été signalés chez les adultes et les enfants sans comorbidité ni maladie cardiaque sous-jacente, et ce, aux doses et aux vitesses de perfusion recommandées.
Crises convulsives (état de mal épileptique) précipitées par le sevrage
La prise de médicaments antiépileptiques ne doit pas être interrompue subitement en raison d’un risque d’augmentation de la fréquence des crises convulsives, avec état de mal épileptique.
RISQUE CARDIOVASCULAIRE ASSOCIÉ À UNE PERFUSION RAPIDE
La vitesse d’administration de la phénytoïne sodique par injection intraveineuse ne doit pas dépasser 50 mg par minute chez les adultes et 1 à 3 mg/kg/min (ou 50 mg par minute, si cela est moins rapide) chez les patients pédiatriques en raison du risque d’hypotension grave et d’arythmies cardiaques. Chez les patients âgés, gravement malades ou atteints d’une maladie cardiovasculaire, le médicament doit être administré à une vitesse ne dépassant pas 25 mg/minute et, si cela est nécessaire, à une vitesse réduite de 5 à 10 mg/minute. Il est nécessaire d’effectuer une surveillance cardiaque attentive pendant et l’administration de phénytoïne sodique par injection intraveineuse. Bien que le risque de toxicité cardiovasculaire augmente avec des vitesses de perfusion supérieure à celle recommandée, ces événements ont aussi été signalés avec une vitesse inférieure ou égale à la vitesse de perfusion recommandée. Il peut être nécessaire de réduire la vitesse d’administration ou d’interrompre l’administration (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Lorsque le clinicien juge qu’il est nécessaire de réduire la posologie, d’interrompre le traitement ou de remplacer le médicament par un autre antiépileptique, cela doit être fait progressivement. Toutefois, en cas de réaction allergique ou d’hypersensibilité, il peut être nécessaire de remplacer rapidement le médicament par un autre traitement. Dans ce cas, le traitement antiépileptique de remplacement ne doit pas appartenir à la classe chimique des hydantoïnes.
Réactions dermatologiques graves
Des réactions dermatologiques graves et parfois mortelles, notamment la nécrolyse épidermique toxique (NÉT) et le syndrome de Stevens-Johnson (SJS), ont été signalées avec la phénytoïne. Les symptômes apparaissent généralement dans les 28 jours, mais peuvent apparaître plus tard.
Il faut interrompre le traitement par phénytoïne dès l’apparition des premiers signes d’éruption cutanée, sauf si celle-ci n’est clairement pas associée au médicament. Si des signes ou des symptômes suggèrent un syndrome de Stevens-Johnson ou une nécrolyse épidermique toxique, il faut cesser d’utiliser ce médicament et envisager de le remplacer par un autre traitement. En cas d’éruption cutanée chez le patient, il faut évaluer les signes et les symptômes d’éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques (voir Éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques/Hypersensibilité de plusieurs organes). On doit demander au patient d’appeler son médecin en cas d’éruption cutanée (voir Éruption cutanée, PRÉCAUTIONS).
Les études chez les patients d’origine chinoise ont révélé une forte corrélation entre le risque de développement d’un syndrome de Stevens-Johnson ou d’une nécrolyse épidermique toxique et la présence de l’allèle HLA-B*1502, une variante héréditaire du gène HLA-B, chez les patients utilisant la carbamazépine. Peu d’éléments suggèrent que l’allèle HLA-B* l502 pourrait être un facteur de risque de développement de syndrome de Stevens-Johnson/de nécrolyse épidermique toxique chez les patients d’origine asiatique qui prennent d’autres antiépileptiques associés au syndrome de Stevens-Johnson/à la nécrolyse épidermique toxique, y compris la phénytoïne. Il faut envisager la possibilité d’éviter la phénytoïne comme traitement de remplacement de la carbamazépine chez les patients porteurs de l’allèle HLA-B*1502.
L’utilisation du génotypage de l’allèle HLA-B*1502 comporte des limites importantes et ne doit jamais remplacer la surveillance attentive appropriée et la prise en charge du patient. Le rôle d’autres facteurs possibles dans le développement du syndrome de Stevens-Johnson ou de la nécrolyse épidermique toxique, et de leur morbidité, tels que la dose de médicament antiépileptique, le respect du traitement, les médicaments administrés en concomitance, les comorbidités et le niveau de surveillance dermatologique n’a pas été étudié.
Éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques/Hypersensibilité de plusieurs organes
Des éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques, également appelées hypersensibilité de plusieurs organes, ont été signalées chez des patients prenant des médicaments antiépileptiques, y compris la phénytoïne. Certains de ces événements ont été mortels ou ont menacé la vie des patients. Les éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques se manifestent habituellement, mais pas exclusivement, par de la fièvre ou une lymphadénopathie en association avec d’autres atteintes des systèmes organiques, comme une hépatite, une néphrite, des anomalies hématologiques, une myocardite ou une myosite ressemblant parfois à une infection virale aiguë. L’éosinophilie est souvent présente. Comme l’expression de ce trouble peut varier, d’autres systèmes organiques non cités ici peuvent être touchés. Il est important de savoir que des manifestations précoces d’hypersensibilité, comme la fièvre ou la lymphadénopathie, peuvent être présentes même lorsque l’éruption cutanée n’est pas manifeste. Si ces signes ou symptômes sont présents, il faut immédiatement évaluer le patient. Le traitement par phénytoïne doit être interrompu si aucune autre étiologie ne peut être établie pour ces signes ou ces symptômes.
Hypersensibilité
La phénytoïne et les autres hydantoïnes sont contre-indiquées chez les patients ayant déjà présenté une hypersensibilité à la phénytoïne (voir CONTRE-INDICATIONS). De plus, chez ces patients, il faut envisager d’autres solutions pour remplacer les médicaments anticonvulsivants ayant une structure similaire à celle de la phénytoïne, comme les carboxamides (p. ex. la carbamazépine), les barbituriques, les succinimides et les oxazolidinediones (p. ex. la triméthadione). De même, en cas d’antécédents d’hypersensibilité aux médicaments ayant une structure similaire à la phénytoïne chez le patient ou chez un membre de sa famille immédiate, envisagez de remplacer la phénytoïne.
Lésion hépatique
Des cas d’hépatotoxicité, notamment de rares cas d’insuffisance hépatique aiguë, ont été signalés avec la phénytoïne. Ces événements peuvent faire partie du spectre des éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques ou peuvent représenter un cas isolé. D’autres manifestations courantes comprennent la jaunisse, l’hépatomégalie, l’élévation de la concentration de transaminases sériques, la leucocytose et l’éosinophilie. L’évolution clinique de l’hépatotoxicité aiguë de la phénytoïne peut aller d’un rétablissement rapide au décès. Chez les patients présentant une hépatotoxicité aiguë, il faut immédiatement interrompre le traitement par phénytoïne et ne pas le reprendre.
Système hématopoïétique
Des complications hématopoïétiques, parfois mortelles, ont occasionnellement été signalées en association avec l’administration de phénytoïne. Elles comprenaient la thrombocytopénie, la leucopénie, la granulocytopénie, l’agranulocytose et la pancytopénie avec ou sans aplasie médullaire. Une formule sanguine complète doit être effectuée avant la mise en place du traitement et doit être régulièrement répétée par la suite.
Plusieurs rapports font état d’une relation entre le traitement par la phénytoïne et l’apparition d’une lymphadénopathie (locale ou généralisée), y compris une hyperplasie bénigne des ganglions lymphatiques, un pseudolymphome, un lymphome ou la maladie de Hodgkin. Bien qu’aucune relation de cause à effet n’ait été établie, l’apparition d’une lymphadénopathie indique qu’il faut distinguer ce type d’affection des autres types de pathologies des ganglions lymphatiques. L’atteinte des ganglions lymphatiques peut survenir avec ou sans symptôme et signe ressemblant aux éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques. Pour tous les cas de lymphadénopathie, il faut mettre en place une observation de suivi sur une période prolongée et déployer tous les efforts nécessaires pour contrôler les crises convulsives en utilisant d’autres médicaments antiépileptiques.
Toxicité locale (y compris le syndrome de la main pourpre)
Une irritation et une inflammation des tissus mous ont été observées au point d’injection avec et sans extravasation de la phénytoïne administrée par injection intraveineuse (voir POSOLOGIE ET ADMINISTRATION pour l’administration i.v. de Phénytoïne sodique injectable USP.
Un œdème, une décoloration et une douleur en aval du point d’injection (décrits comme un
« syndrome de la main pourpre ») ont aussi été observés après l’administration de phénytoïne par injection intraveineuse périphérique. L’irritation des tissus mous peut aller d’une légère sensibilité à une nécrose importante, en passant par la desquamation. Il est possible que le syndrome ne se développe que plusieurs jours après l’injection. Bien que la résolution des symptômes puisse se faire de manière spontanée, une nécrose cutanée et une ischémie des membres ont été observées et ont requis des interventions telles qu’une fasciotomie, une greffe de peau et, dans de rares cas, une amputation.
L’administration sous-cutanée ou périvasculaire doit être évitée en raison de l’alcalinité élevée de la solution.
L’administration intramusculaire de la phénytoïne peut causer une douleur, une nécrose et la formation d’un abcès au point d’injection (voir POSOLOGIE ET ADMINISTRATION).
Consommation d’alcool
Une intoxication aiguë à l’alcool peut faire augmenter la concentration sérique de phénytoïne alors qu’un alcoolisme chronique peut la faire diminuer. Il faut éviter de consommer de l’alcool pendant le traitement par phénytoïne.
Psychiatrique
Idées et comportements suicidaires
Des idées et des comportements suicidaires ont été signalés chez des patients traités par des agents antiépileptiques pour plusieurs indications.
Tous les patients traités avec des médicaments antiépileptiques, quelle que soit l’indication, doivent être surveillés pour détecter les idées et comportements suicidaires et un traitement approprié doit être envisagé.
Les patients (et le personnel soignant) doivent être avisés de consulter un médecin en cas d’idées ou de comportements suicidaires. Une méta-analyse d’essais à répartition aléatoire et contrôlés par placebo réalisée par la FDA, dans lesquels des médicaments antiépileptiques ont été utilisés pour diverses indications, a montré un risque légèrement accru d’idées et de comportements suicidaires chez les patients traités avec ces médicaments. Le mécanisme de ce risque n’est pas connu.
Il y avait 43 892 patients traités dans les essais cliniques contrôlés par placebo qui ont été inclus dans la méta-analyse. Environ 75 % des patients de ces essais cliniques étaient traités pour des indications autres que l’épilepsie; le traitement (antiépileptique ou placebo) a été administré en monothérapie pour la majorité des indications autres que l’épilepsie. Les patients atteints d’épilepsie représentaient environ 25 % du nombre total de patients traités dans les essais cliniques contrôlés par placebo et, pour la majorité des patients atteints d’épilepsie, le traitement (médicament antiépileptique ou placebo) a été administré comme adjuvant à d’autres agents antiépileptiques (c.-à-d. que les patients dans les deux groupes de traitement ont été traités avec un ou plusieurs médicaments antiépileptiques). Par conséquent, la légère augmentation du risque d’idées et de comportements suicidaires signalée dans la méta-analyse (0,43 % pour les patients sous antiépileptiques comparativement à 0,24 % pour les patients sous placebo) repose en grande partie sur des patients qui ont reçu un traitement en monothérapie (médicament antiépileptique ou placebo) pour une indication autre que l’épilepsie. Le plan de l’étude ne permet pas une estimation du risque d’idées et de comportements suicidaires chez les patients atteints d’épilepsie qui prennent des médicaments antiépileptiques, à la fois parce que cette population était la minorité dans l’étude et que la comparaison entre le placebo et le médicament dans cette population était confondue par la présence d’un traitement médicamenteux antiépileptique d’appoint dans les deux groupes.
Exacerbation de la porphyrie
Au regard de rapports isolés associant la phénytoïne avec l’exacerbation de la porphyrie, il convient de faire preuve de la plus grande prudence lors de l’utilisation de ce médicament chez les patients atteints de cette maladie.
Généralités
Chez les patients suivant un traitement par phénytoïne à long terme, la vitamine D et l’acide folique sont donnés afin de prévenir l’apparition d’effets indésirables touchant respectivement les os et l’hématopoïèse. L’utilisation à long terme d’antiépileptiques comme la phénytoïne, le phénobarbital, la primidone, la carbamazépine, la lamotrigine et le valproate de sodium est associée à un risque de diminution de la densité minérale osseuse qui peut entraîner un affaiblissement ou une fragilité des os.
Le métabolisme du médicament s’est fait lentement chez un faible pourcentage de personnes traitées par phénytoïne. Le métabolisme lent peut être attribuable à la disponibilité enzymatique limitée et au manque d’induction; il semble avoir une origine génétique.
Une hyperglycémie, associée à l’effet inhibiteur du médicament sur la sécrétion d’insuline, a été signalée. La phénytoïne peut aussi augmenter la concentration sérique de glucose chez les patients diabétiques.
La phénytoïne n’est pas indiquée pour les crises convulsives d’origine hypoglycémique ou d’autres causes métaboliques. Les procédures diagnostiques appropriées doivent être suivies comme il est indiqué.
La phénytoïne n’est pas efficace pour les absences épileptiques. Par conséquent, si les crises toniques-cloniques et les absences épileptiques sont toutes deux présentes, il est nécessaire de suivre un traitement médicamenteux combiné.
Les patients doivent connaître l’importance d’une bonne hygiène dentaire afin de prévenir l’hyperplasie gingivale.
Une concentration sérique de phénytoïne qui se maintient au-dessus de la plage optimale peut entraîner des états confusionnels que l’on appelle “délires”, “psychose” ou “encéphalopathie”, voire, dans de rares cas, un dysfonctionnement du cervelet irréversible. En conséquence, dès les premiers signes de toxicité accrue, il est recommandé de déterminer la concentration plasmatique de phénytoïne. Une réduction de la dose de phénytoïne est indiquée si la concentration plasmatique est excessive; si les symptômes persistent, l’interruption du traitement est recommandée.
Activités qui requièrent de la vigilance : Il est recommandé de faire preuve de prudence chez les patients qui effectuent des tâches spécialisées (p. ex. conduite ou utilisation de machinerie), car le traitement par phénytoïne peut causer des effets indésirables sur le système nerveux central, comme des étourdissements et de la somnolence. En tant que telle, la phénytoïne à des doses appropriées peut nuire à la capacité de conduire, mais la pratique de la conduite doit être dictée en fonction de l’épilepsie elle-même. Les patients atteints de somnolence ne doivent pas conduire ni utiliser de machinerie.
Populations particulières
Femmes enceintes :
Une augmentation de la fréquence des crises convulsives peut survenir pendant la grossesse en raison de la modification de la pharmacocinétique de la phénytoïne. Il peut être utile de mesurer régulièrement la concentration plasmatique de phénytoïne chez les femmes enceintes pendant leur suivi, afin de mieux ajuster la posologie. Toutefois, la restauration de la posologie initiale sera probablement indiquée après l’accouchement.
Risques pour le fœtus :
Si ce médicament est utilisé pendant la grossesse ou si la patiente devient enceinte pendant qu’elle prend ce médicament, la patiente doit être informée des risques éventuels pour le fœtus.
L’exposition prénatale à la phénytoïne peut augmenter le risque de malformations congénitales et d’autres effets indésirables sur le développement. Un nombre accru de malformations majeures (comme des fentes labiales ou palatines et des anomalies cardiaques), d’anomalies mineures (dysmorphies faciales, hypoplasie du doigt et de l’ongle), d’anomalies de la croissance (y compris la microcéphalie) et de déficiences mentales a été signalé chez les enfants de mères épileptiques ayant pris de la phénytoïne seule ou en association avec d’autres médicaments antiépileptiques pendant la grossesse. On a également signalé plusieurs cas de tumeurs malignes, notamment un neuroblastome, chez des enfants dont la mère recevait de la phénytoïne pendant la grossesse. L’incidence globale des malformations chez les enfants de mères épileptiques traitées par antiépileptiques (phénytoïne ou autres) pendant la grossesse est d’environ 10 %, soit deux ou trois fois celle de la population totale.
Toutefois, la contribution relative des médicaments antiépileptiques et d’autres facteurs en lien avec l’épilepsie à ce risque accru est incertaine et, dans la plupart des cas, il n’a pas été possible d’attribuer des anomalies spécifiques du développement à des médicaments antiépileptiques particuliers.
Les patientes doivent consulter leur médecin pour mesurer les risques et les avantages de la phénytoïne pendant la grossesse.
Registre des grossesses :
Les patientes enceintes prenant de la phénytoïne sont invitées à s’inscrire au registre des grossesses avec médicament antiépileptique nord-américain (NAAED, de l’anglais North American Antiepileptic Drug). Pour ce faire, chaque patiente doit elle-même composer le numéro gratuit 1 888 233-2334. Les renseignements sur le registre se trouvent également sur le site Web suivant : http://www.aedpregnancyregistry.org/ (en anglais uniquement).
Période après l’accouchement :
Un trouble hémorragique menaçant la vie associée à une réduction des taux de facteurs de coagulation du sang dépendants de la vitamine K peut survenir chez les nouveau-nés exposés in utéro à la phénytoïne. On peut prévenir cette affection induite par le médicament en administrant de la vitamine K à la mère avant l’accouchement et au nouveau-né après sa naissance.
Femmes qui allaitent :
L’allaitement n’est pas recommandé chez les femmes prenant de la phénytoïne. La phénytoïne est excrétée dans le lait maternel chez l’humain. Un nombre limité d’observations des patientes suggèrent que la concentration de phénytoïne dans le lait maternel correspond à environ un tiers de la concentration plasmatique présente chez la mère.
Personnes âgées :
La clairance de la phénytoïne est légèrement réduite chez les patients âgés et il peut être nécessaire de réduire la posologie ou la fréquence d’administration.
Troubles hépatiques :
C’est dans le foie que se fait principalement la biotransformation de la phénytoïne; les patients dont la fonction hépatique est atteinte, les patients âgés et les patients gravement malades peuvent présenter des signes précoces de toxicité. Ce médicament doit être administré avec précaution chez ces patients (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques [Populations particulières]).
Surveillance et analyses de laboratoire :
La détermination de la concentration sérique de phénytoïne peut s’avérer nécessaire pour ajuster la dose de manière optimale. Les doses de phénytoïne sont généralement choisies pour atteindre une concentration plasmatique totale de phénytoïne située entre 10 et 20 μg/mL (concentration de phénytoïne libre de 1 à 2 µg/mL).
EFFETS INDÉSIRABLES
La marge entre les taux thérapeutiques et toxiques de phénytoïne est très étroite. En outre, les concentrations sanguines et tissulaires varient considérablement d’un patient à l’autre.
Organisme entier : Des réactions allergiques sous forme d’éruption cutanée, rarement sous des formes plus graves (voir paragraphe Peau ci-dessous) et des éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques (voir MISES EN GARDE ET PRÉCAUTIONS) ont été observées. Une anaphylaxie a été signalée.
Il y a eu aussi des rapports d’hirsutisme (plus évident chez les jeunes femmes), de lupus érythémateux disséminé, de périartérite noueuse et d’anomalies de l’immunoglobuline.
Cardiovasculaire : Des événements cardiovasculaires sévères et des décès ont été signalés lors de la dépression de la conduction auriculaire et ventriculaire et de la fibrillation ventriculaire. Les graves complications ont été plus fréquemment observées chez les patients âgés et les patients gravement malades (voir MISES EN GARDE ET PRÉCAUTIONS).
Système nerveux : Les réactions indésirables les plus fréquentes associées au traitement par phénytoïne sont des réactions du système nerveux, qui sont généralement liées à la dose de médicament. Ces réactions comprennent le nystagmus, l’ataxie, les troubles de l’élocution, la diplopie, les troubles de la coordination, la somnolence et la confusion mentale. Des étourdissements, des vertiges, de l’insomnie, une nervosité transitoire, des secousses motrices, une paresthésie et des maux de tête ont également été observés. Dans de rares cas, on a également rapporté une dyskinésie induite par la phénytoïne, comprenant une chorée, une dystonie, des tremblements et de l’astérixis, similaires à ceux induits par la phénothiazine et d’autres médicaments neuroleptiques.
Une polyneuropathie périphérique principalement sensorielle a été observée chez les patients recevant un traitement à long terme par phénytoïne.
Tissus musculosquelettiques et conjonctifs : Rachitisme; ostéomalacie; polyarthropathie. Épaississement du crâne, grossissement des traits du visage ou hyperplasie gingivale.
Respiratoire : Dans de rares cas, on a également observé des fibroses ou des infiltrats pulmonaires, avec des symptômes comme la fièvre, une respiration difficile/rapide et superficielle, une fatigue ou une faiblesse inhabituelle, une perte d’appétit et de poids et un inconfort à la poitrine.
Troubles de la fonction respiratoire, arrêt respiratoire et pneumonite.
Peau : On a également signalé des manifestations dermatologiques parfois accompagnées de fièvre, notamment des éruptions scarlatiniques ou morbilliformes. L’érythème morbilliforme (ressemblant à celui de la rougeole) est l’éruption la plus fréquente; les autres formes de dermatites sont plus rares. D’autres formes plus graves peuvent être mortelles : dermatite bulleuse, exfoliatrice ou purpurique, syndrome de Stevens-Johnson et nécrolyse épidermique toxique (voir la section MISES EN GARDE ET PRÉCAUTIONS). On a également signalé plusieurs cas d’hypertrichose.
On a aussi observé les réactions suivantes : irritation locale, inflammation, sensibilité, nécrose et desquamation avec ou sans extravasation de la phénytoïne administrée par injection intraveineuse (voir MISES EN GARDE ET PRÉCAUTIONS).
Appareil gastro-intestinal : Nausées, vomissements, constipation, élargissement des lèvres.
Système hématologique et lymphatique : Des complications hématopoïétiques, parfois mortelles, ont occasionnellement été signalées en association avec l’administration de phénytoïne. Elles comprenaient la thrombocytopénie, la leucopénie, la granulocytopénie, l’agranulocytose et la pancytopénie avec ou sans aplasie médullaire. On a également rapporté des cas de macrocytose et d’anémie mégaloblastique, mais ces affections répondent habituellement bien au traitement par acide folique. On a également signalé des lymphadénopathies, notamment une hyperplasie bénigne des ganglions lymphatiques, un pseudolymphome, un lymphome et une maladie de Hodgkin (voir MISES EN GARDE ET PRÉCAUTIONS).
Hépato-biliaire : Hépatite, hépatotoxicité aiguë, insuffisance hépatique aiguë, hépatomégalie (voir MISES EN GARDE ET PRÉCAUTIONS, Lésion hépatique).
Phénytoïne sodique injectable USP contient du propylène glycol susceptible de causer des symptômes similaires à ceux de l’alcool.
Phénytoïne sodique injectable USP contient de l’alcool à 10 % USP. Cela peut être dangereux pour les personnes alcooliques. Son administration ne devrait pas non plus être envisagée chez les femmes enceintes ou qui allaitent et chez les groupes à haut risque comme les patients atteints d’une maladie hépatique.
Sens spéciaux : Altération du goût, notamment goût métallique dans la bouche.
Uro-génitales : Maladie de La Peyronnie.
Autres effets : Hyperglycémie (associée à l’effet inhibiteur du médicament sur la sécrétion d’insuline), myasthénie grave. Les anticonvulsivants peuvent diminuer la puissance sexuelle et la fertilité chez les jeunes épileptiques de sexe masculin. Phlébite, en cas d’administration par voie intraveineuse. Chez certains patients, des taux élevés de triglycérides sériques et de cholestérol ont été signalés (associés à l’effet de la phénytoïne sur le métabolisme des lipides).
INTERACTIONS MÉDICAMENTEUSES
La phénytoïne se lie fortement aux protéines plasmatiques et sériques et est sujette aux déplacements de ses liaisons avec les protéines. La phénytoïne est métabolisée par les cytochromes P450 CYP2C9 et CYP2C19 et est particulièrement sensible aux interactions médicamenteuses inhibitrices, car elle est sujette au métabolisme saturable. L’inhibition du métabolisme peut produire une augmentation importante de la concentration de phénytoïne en circulation et peut augmenter le risque de toxicité du médicament. La phénytoïne est un puissant inducteur des enzymes qui métabolisent les médicaments. La détermination de la concentration sérique de phénytoïne est particulièrement utile lorsque l’on croit qu’il pourrait y avoir des interactions médicamenteuses.
Les interactions médicamenteuses les plus fréquentes sont indiquées ci-dessous :
Remarque : Cette liste n’est pas exhaustive. Veuillez consulter les monographies de produit individuelles.
Médicaments ayant une incidence sur la concentration de phénytoïne :
Médicaments susceptibles de faire augmenter la concentration sérique de phénytoïne : consommation d’alcool excessive, amiodarone, agents antiépileptiques (éthosuximide, felbamate, oxcarbazépine, méthsuximide, topiramate), azoles (fluconazole, kétoconazole, itraconazole, voriconazole), capécitabine, chloramphénicol, chlordiazépoxide, cimétidine, diazépam, disulfiram, œstrogènes, fluorouracil, fluoxétine, fluvastatine, fluvoxamine, antagonistes des récepteurs H2 (p. ex. cimétidine), halothane, isoniazide, méthylphénidate, oméprazole, phénothiazines, salicylates, sertraline, succinimides, sulfonamides (p. ex. sulfaméthizole, sulfaphénazole, sulfadiazine, sulfaméthoxazole-triméthoprime), ticlopidine, tolbutamide, trazodone et warfarine.
L’administration concomitante de topiramate fait baisser la concentration sérique de topiramate de 59 % et peut faire augmenter la concentration de phénytoïne de 25 % chez certains patients. L’ajout d’un traitement par topiramate au traitement par phénytoïne doit s’appuyer sur des résultats cliniques.
Médicaments susceptibles de faire baisser la concentration de phénytoïne : médicaments contre le cancer généralement en association avec un autre médicament (p. ex. bléomycine, carboplatine, cisplatine, doxorubicine, méthotrexate), carbamazépine, consommation chronique d’alcool, diazoxide, acide folique, fosamprénavir, nelfinavir, réserpine, ritonavir, millepertuis et vigabatrine.
Médicaments susceptibles de faire augmenter ou baisser la concentration sérique de phénytoïne : phénobarbital, valproate de sodium et acide valproïque. De même, l’effet de la phénytoïne sur la concentration sérique de phénobarbital, d’acide valproïque et de valproate de sodium est imprévisible.
Lors de l’ajout ou du retrait d’agents chez les patients prenant de la phénytoïne, il peut être nécessaire d’ajuster la dose de phénytoïne en vue d’atteindre un résultat clinique optimal.
Médicaments sur lesquels la phénytoïne a une incidence :
Médicaments qui ne devraient pas être administrés en concomitance avec la phénytoïne : delavirdine (voir CONTRE-INDICATIONS).
Médicaments dont l’efficacité est amoindrie par la phénytoïne : azoles (fluconazole, kétoconazole, itraconazole, voriconazole, posaconazole), corticostéroïdes, doxycycline, œstrogènes, furosémide, irinotécan, contraceptifs oraux, paclitaxel, paroxétine, quinidine, rifampine, sertraline, téniposide, théophylline et vitamine D.
Des patients ont présenté un temps de prothrombine/rapport international normalisé (RIN) augmenté et diminué lorsque la phénytoïne était administrée en concomitance avec la warfarine.
La phénytoïne fait baisser la concentration plasmatique de certains médicaments antiviraux contre le VIH (éfavirenz, lopinavir/ritonavir, indinavir, nelfinavir, ritonavir, saquinavir), agents antiépileptiques (felbamate, topiramate, oxcarbazépine, quétiapine, lamotrigine), atorvastatine, calcium, cyclosporine, digoxine, fluvastatine, acide folique, mexilétine, nifédipine, nisoldipine, praziquantel, simvastatine et vérapamil.
La coadministration de phénytoïne et de lamotrigine double la clairance plasmatique et réduit la demi-vie d’élimination de la lamotrigine de 50 %. Cette interaction cliniquement importante requiert un ajustement de la posologie pour la lamotrigine. On ne remarque aucune modification significative de la concentration plasmatique de phénytoïne en présence de lamotrigine.
L’administration concomitante de topiramate fait baisser la concentration sérique de topiramate de 59 % et peut faire augmenter la concentration de phénytoïne de 25 % chez certains patients. L’ajout d’un traitement par topiramate au traitement par phénytoïne doit s’appuyer sur des résultats cliniques.
En association avec le fosamprénavir seul, la phénytoïne peut faire baisser la concentration d’amprénavir, le métabolite actif. En association avec le fosamprénavir et le ritonavir, la phénytoïne peut faire augmenter la concentration d’amprénavir.
Une résistance à l’action de blocage neuromusculaire des agents de blocage neuromusculaire non dépolarisants (pancuronium, vécuronium, rocuronium et cisatracurium) a été observée chez des patients ayant reçu de la phénytoïne de manière chronique. On ne sait pas si la phénytoïne a le même effet sur d’autres agents non dépolarisants. Les patients doivent être surveillés de près pour obtenir une récupération plus rapide que prévu du blocage neuromusculaire et la vitesse de perfusion requise peut être supérieure.
L’utilisation de phénytoïne par voie intraveineuse chez les patients maintenus sous dopamine peut produire une hypotension et une bradycardie soudaines. Cela semble dépendre de la dose. Si un traitement anticonvulsivant est nécessaire pendant l’administration de dopamine, il faut envisager l’utilisation d’un autre traitement que la phénytoïne.
L’utilisation concomitante de phénytoïne par voie intraveineuse et de lidocaïne ou de bêta- bloquants peut causer des effets dépresseurs cardiaques additifs. La phénytoïne peut aussi augmenter le métabolisme de la lidocaïne.
Lors de l’ajout ou du retrait de phénytoïne pendant un traitement concomitant avec les agents susmentionnés, il peut être nécessaire d’ajuster la dose de ces agents en vue d’atteindre un résultat clinique optimal.
Interaction du médicament avec les préparations alimentaires/nutritionnelles administrées par voie entérale
Des rapports scientifiques suggèrent que les patients ayant reçu des préparations alimentaires ou des suppléments nutritionnels connexes par voie entérale présentent une concentration plasmatique de la phénytoïne plus basse que prévu. Il est donc suggéré de ne pas administrer la phénytoïne en concomitance avec une préparation alimentaire administrée par voie entérale. Une surveillance plus fréquente de la concentration sérique de phénytoïne peut s’avérer nécessaire chez ces patients.
Interactions avec les épreuves de laboratoire
La phénytoïne peut réduire la concentration sérique de thyroxine (T4). Elle peut aussi produire des résultats inférieurs à la normale aux tests à la dexaméthasone ou à la métyrapone. La phénytoïne peut aussi causer une augmentation de la concentration sérique de glucose, de phosphatase alcaline et de gamma glutamyl transpeptidase (GGTP).
Il faut être attentif lors de l’utilisation de méthodes d’analyse immunologique pour mesurer la concentration plasmatique de phénytoïne après l’administration de fosphénytoïne.
Incompatibilité
La phénytoïne sodique demeure en solution uniquement lorsque le pH est considérablement alcalin (environ 10 à 12). Le mélange de l’injection de phénytoïne sodique avec d’autres médicaments ou son ajout aux solutions de perfusion n’est pas recommandé.
POSOLOGIE ET ADMINISTRATION
En raison du risque accru de réactions cardiovasculaires indésirables associées à l’administration rapide, l’administration par voie intraveineuse ne doit pas dépasser 50 mg par minute chez les adultes. Chez les patients pédiatriques, le médicament ne doit jamais être administré à une vitesse dépassant 1 à 3 mg/kg/min ou 50 mg par minute si cela est moins rapide.
Lorsqu’elle n’est pas utilisée comme traitement d’urgence, la phénytoïne doit être administrée plus lentement, que ce soit sous forme d’une dose de charge ou d’une perfusion intermittente. En raison des risques de toxicité cardiaque et locale associée à la phénytoïne administrée par voie intraveineuse, la phénytoïne doit être administrée par voie orale dans la mesure du possible.
En raison des réactions cardiovasculaires indésirables ayant eu lieu pendant et après les perfusions, il est nécessaire d’effectuer une surveillance attentive de la fonction cardiaque, de la tension artérielle et de la fonction respiratoire pendant et après l’administration de phénytoïne par voie intraveineuse. Il peut être nécessaire de réduire la vitesse
d’administration ou d’interrompre l’administration.
En raison du risque de toxicité locale, la phénytoïne administrée par voie intraveineuse doit être injectée directement dans une grosse veine périphérique ou centrale par l’entremise d’un cathéter de gros calibre. Avant l’administration, la perméabilité du cathéter IV doit être testée en effectuant un rinçage avec une solution saline stérile. Chaque injection de phénytoïne par voie parentérale doit être suivie d’un rinçage de solution saline stérile par le même cathéter afin d’éviter une irritation veineuse locale attribuable à l’alcalinité de la solution.
On peut administrer la phénytoïne diluée avec une solution saline. L'addition de la phénytoïne parentérale à du dextrose et à des solutions contenant du dextrose doit être évitée en raison du manque de solubilité et des précipitations qui en résultent
*Voie i.v. :
- 1. L’administration par voie intraveineuse doit être utilisée avec prudence chez les patients faisant de l’hypotension et atteints d’insuffisance respiratoire ou du myocarde grave.
- 2. Il est recommandé d’effectuer une surveillance électrocardiographique et de la tension artérielle pendant le traitement par voie intraveineuse. On doit surveiller tout signe de dépression respiratoire chez le patient.
- 3. Chez les adultes, la vitesse d’administration ne doit pas dépasser 50 mg/minute et doit même être plus lente (50 mg sur 2 ou 3 minutes) chez les personnes âgées, gravement malades ou atteintes d’une maladie cardiovasculaire.
- 4. Chez les nouveau-nés, la vitesse d’administration ne doit pas dépasser 1 à 3 mg/kg/minute.
- 5. L’injection par voie intraveineuse doit être effectuée dans une grosse veine en utilisant une aiguille ou un cathéter IV de gros calibre. L’injection du médicament doit être suivie d’une injection de chlorure de sodium isotonique par la même aiguille ou le même cathéter afin d’éviter une irritation veineuse locale attribuable à l’alcalinité de la solution de phénytoïne sodique.
- 6. La phénytoïne ne doit pas être ajoutée aux perfusions IV (en raison de son insolubilité et du risque de précipitation) et ne doit pas être administrée par perfusion continue (risque de phlébite attribuable au pH alcalin).
*Voie i.m. :
- 1. En raison de l’absorption lente et irrégulière de la phénytoïne, la voie IM n’est pas recommandée pour le traitement d’urgence de l’état de mal épileptique, car l’atteinte de la concentration la plus élevée pourrait prendre jusqu’à 24 heures. La phénytoïne administrée par voie intramusculaire peut causer une douleur, une nécrose et la formation d’un abcès au point d’injection.
- 2. Le passage d’une administration par voie orale à une administration par voie intramusculaire peut causer une chute de la concentration plasmatique de phénytoïne due à la faible absorption de phénytoïne administrée par voie intramusculaire. Des études ont établi que le meilleur régime pour passer de la phénytoïne orale à la phénytoïne IM est le suivant : la posologie doit être augmentée de 50 % afin de maintenir une concentration constante de phénytoïne dans le plasma. Dès que le patient reprend la phénytoïne par voie orale, une dose équivalant à 50 % de la dose orale initiale doit être administrée pendant une période égale à la période pendant laquelle la voie IM a été utilisée pour assurer une absorption continue de la phénytoïne à partir du site intramusculaire. Toutefois, pour un traitement de plus d’une semaine, il est recommandé de surveiller la concentration sanguine. Lorsque les patients ne sont pas en mesure de prendre la phénytoïne par voie orale pendant plus d’une semaine, il faut envisager une intubation gastrique.
- 3. La posologie de la phénytoïne doit être ajustée selon les besoins de chaque patient afin d’obtenir un contrôle adéquat des crises convulsives et d’éviter toute toxicité (concentration habituellement requise : 10 à 20 µg/mL).
Posologie habituelle en cas d’administration parentérale :
- 1. Traitement de l’état de mal épileptique : 150 à 250 mg de phénytoïne sodique administrée par injection intraveineuse lente. Une dose additionnelle de 100 à 250 mg peut être administrée 30 minutes plus tard au besoin. Le dosage chez les enfants est généralement déterminé en fonction de son poids, proportionnellement au dosage prescrit chez un adulte de 68 kg. Le dosage pédiatrique peut aussi être calculé en se basant sur une dose de 250 mg/m2 de surface corporelle.
- 2. Neurochirurgie : Administration intramusculaire prophylactique de 100 à 200 mg de phénytoïne toutes les 4 heures pendant l’intervention chirurgicale et la période post- opératoire.
Traitement de substitution par IV pour la phénytoïne orale
Lorsqu’il n’est pas possible d’administrer la phénytoïne par voie orale, la phénytoïne par IV peut remplacer la phénytoïne orale avec la même dose quotidienne totale. La phénytoïne a une biodisponibilité de 100 % par voie intraveineuse et d’environ 90 % par voie orale. C’est pourquoi la concentration plasmatique de phénytoïne peut augmenter modérément lorsque la phénytoïne par IV remplace la phénytoïne orale.
Comme la teneur du médicament est 8 % supérieure sous forme acide que sous forme sodique, il peut être nécessaire d’ajuster la posologie et de surveiller la concentration sérique lorsque le patient passe d’un produit formulé avec la forme acide à un produit formulé avec la forme sodique du médicament, et vice versa.
Considérations posologiques (cas particuliers)
Patients atteints d’une maladie rénale ou hépatique : En raison d’une fraction de phénytoïne non liée supérieure chez les patients atteints d’une maladie rénale/hépatique ou
d’hypoalbuminémie, la concentration plasmatique totale de phénytoïne doit être interprétée avec prudence. La concentration de phénytoïne non liée peut être plus utile pour ce type de patients.
Patients âgés : La clairance de la phénytoïne est légèrement réduite chez les patients âgés et il peut être nécessaire de réduire la posologie ou la fréquence d’administration.
SURDOSAGE
Les premiers symptômes d’une surdose sont des troubles de l’élocution, des troubles digestifs (nausée, vomissement), des tremblements, une hyperflexie et une léthargie. Les autres signes sont le nystagmus, l’ataxie et la dysarthrie. Le patient peut entrer en état comateux et d’hypotension.
En présence de toxicité, on remarque des variations notables de concentration plasmatique de phénytoïne entre les individus. La plupart des patients ont une vision floue et présentent un nystagmus à une concentration sérique de phénytoïne de 20 µg/mL, une ataxie et une démarche instable à 30 µg/mL et une léthargie à plus de 40 µg/mL. On a signalé une concentration de
50 µg/mL sans manifestation de toxicité. Une dose 25 fois supérieure à la dose thérapeutique a entraîné une concentration sérique de plus de 100 µg/mL, avec un rétablissement complet.
La dose létale pour les enfants n’est pas connue. Pour l’adulte, elle est estimée aux environs de 2 à 5 g. Le décès est généralement dû à une dépression respiratoire et circulatoire.
Traitement du surdosage:
Il n’existe aucun antidote connu; par conséquent, le traitement n’est pas spécifique. Les fonctions respiratoire et circulatoire doivent être surveillées attentivement et des mesures de support appropriées doivent être utilisées. L’efficacité de l’hémodialyse et de la dialyse péritonéale a été sérieusement remise en question. Étant donné que le volume de distribution de la phénytoïne est relativement faible, une transfusion sanguine, particulièrement à des concentrations médicamenteuses élevées, devrait contribuer de manière significative à l’élimination totale du médicament. Une transfusion d’échange total a été utilisée dans le traitement de l’intoxication grave chez les enfants.
En cas de surdosage, on doit garder à l’esprit la présence possible d’autres dépresseurs du SNC, notamment l’alcool.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Propriétés pharmacodynamiques
La phénytoïne sodique inhibe l’expansion de l’activité convulsivante dans le cortex moteur. Il semble qu’en facilitant la sortie de sodium des neurones, la phénytoïne sodique ait tendance à stabiliser le seuil d’hyperexcitabilité, causée par une stimulation excessive ou des changements environnementaux susceptibles de réduire le gradient de sodium de la membrane. Cela comprend la réduction de la potentialisation post-tétanique des synapses. La perte de potentialisation post- tétanique empêche les foyers de convulsion corticale de stimuler les zones corticales adjacentes. La phénytoïne réduit ainsi l’hyperactivité des centres de troncs cérébraux responsables de la phase tonique des convulsions toniques-cloniques (grand mal).
L’action antiarythmique de la phénytoïne sodique peut être attribuée à la normalisation de l’influx de sodium et de calcium dans les fibres de Purkinje. On observe une diminution de l’automaticité ventriculaire anormale et de la capacité de réaction de la membrane. Cela réduit aussi la durée de la période réfractaire, réduisant ainsi l’intervalle QT et la durée du potentiel d’action.
Les hydantoïnes induisent la production d’enzymes microsomales du foie, accélérant ainsi le métabolisme des médicaments administrés en concomitance.
Propriétés pharmacocinétiques
Une dose administrée par voie intraveineuse fait effet de 30 à 60 minutes après l’injection et l’effet persiste pendant une durée pouvant aller jusqu’à 24 heures. La phénytoïne se lie aux protéines à 90 %. La liaison avec les protéines peut être inférieure chez les nouveau-nés et les nourrissons atteints d’hyperbilirubinémie; elle est également altérée chez les patients atteints d’hypoalbuminémie, d’urémie ou ayant un grave traumatisme, ainsi que chez les femmes enceintes. En règle générale, le contrôle optimal sans signe clinique de toxicité est obtenu à une concentration sérique située entre 10 et 20 µg/mL. En cas d’insuffisance rénale ou d’hyperalbuminémie, une dose située entre 5 et 12 µg/mL, parfois même inférieure, peut être thérapeutique.
La phénytoïne est métabolisée dans le foie, en métabolite inactif 5-(p-hydroxyphényl)-5- phénylhydantoïne (HPPH). Le métabolisme est plus rapide chez les jeunes enfants, les femmes enceintes, les femmes menstruées et les patients ayant un grave traumatisme. Le métabolisme ralentit avec l’âge. Dans un petit nombre de cas, la phénytoïne peut être métabolisée lentement en raison de facteurs génétiques, qui peuvent entraîner une disponibilité enzymatique limitée et un manque d’induction.
La demi-vie plasmatique est généralement de 10 à 15 heures. Comme la phénytoïne présente des caractéristiques pharmacocinétiques saturables et proportionnelles à la dose, la demi-vie apparente de la phénytoïne varie en fonction de la dose et de la concentration sérique. À des concentrations thérapeutiques de médicament, le système enzymatique responsable de métaboliser la phénytoïne devient saturé. Par conséquent, une quantité constante de médicament est métabolisée et de petites augmentations de la dose peuvent provoquer une hausse disproportionnelle de la concentration sérique et de la demi-vie apparente, susceptible de causer une toxicité non prévue.
ENTREPOSAGE ET STABILITÉ
Conserver à une température variant entre 15 et 30oC; ne pas congeler. Un précipité peut se former si l’injection est réfrigérée ou congelée; il se dissoudra cependant après s’être réchauffé à la température ambiante.
Une décoloration légèrement jaunâtre de l’injection n’aura aucun effet sur l’action ou l’efficacité, mais l’injection ne doit pas être utilisée si la solution n’est pas transparente ou en présence d’un précipité.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Phénytoïne sodique injectable USP est une solution stérile du médicament contenant 40 % de propylène glycol, 10 % (v/v) d’alcool éthylique dans de l’eau pour injection. L’hydroxyde de sodium est ajouté durant la fabrication de l’injection pour ajuster le pH à 12.
Phénytoïne sodique injectable USP est une solution claire et incolore contenue dans une fiole en verre transparent de type 1 fermé par un bouchon en caoutchouc chlorobutyle muni d’une collerette en aluminium et d’un opercule en plastique. Chaque mL de Phénytoïne sodique injectable USP contient 50 mg de phénytoïne sodique.
Phénytoïne sodique injectable USP est disponible en fioles à usage unique de 100 mg/2 mL et de 250 mg/5 mL. Fioles en boîtes de 25.
RENSEIGNEMENTS PHARMACEUTIQUES
Proper name : phénytoïne sodique
Nom chimique : 5,5 diphényl – 2,4 sel monosodique d’imidazolidinedione, 5,5 –sel sodique de diphénylhydantoïne.
Formule moléculaire : C15H11N2Na02 Masse moléculaire : 274,25 g/mol Formule développée :
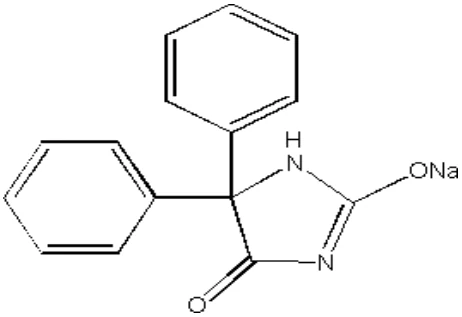
phénytoïne sodique
Description : La phénytoïne sodique se présente sous forme de poudre blanche, inodore et hygroscopique, et est librement soluble dans l’eau, soluble dans l’alcool et librement soluble dans le propylène glycol tiède. Elle est insoluble dans l’éther et le chloroforme.
RÉFÉRENCES
- 1. Laboratoires Omega Ltée. PrTREMYTOINE, Monographie de produit, Numéro de contrôle 208630. Date de révision: Le 7 mai 2018.