


Monographie de produit - Taro-Phenytoin (Taro Pharmaceuticals, 100 mg)
INDICATIONS ET USAGE CLINIQUE
Les capsules Taro-Phenytoin (capsules de phénytoïne sodique à libération prolongée) sont indiquées pour maîtriser les crises tonicocloniques généralisées (grand mal) et les crises psychomotrices (lobe temporal), ainsi que pour prévenir et traiter les crises pendant et après une intervention neurochirurgicale.
Il peut être nécessaire de mesurer la concentration plasmatique de phénytoïne pour établir la posologie optimale (voir POSOLOGIE ET MODE D’ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
CONTRE-INDICATIONS
Hypersensibilité à la phénytoïne, à d’autres hydantoïnes ou à l’un des excipients de ce médicament. Pour obtenir la liste complète des ingrédients, veuillez consulter la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
L’emploi des capsules Taro-Phenytoin est contre-indiqué chez les patients hypersensibles à la phénytoïne, à d’autres hydantoïnes ou à l’un des excipients de ce médicament (voir MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité).
L’administration concomitante de Taro-Phenytoin et de delavirdine est contre-indiquée en raison du risque de perte de la réponse virologique et de résistance à la delavirdine ou à d’autres inhibiteurs non nucléosidiques de la transcriptase inverse.
En raison de ses effets sur l’automaticité ventriculaire, DILANTIN est contre-indiqué en présence des affections suivantes : maladie du sinus, bradycardie sinusale, bloc sino-auriculaire, bloc auriculoventriculaire (AV) du deuxième ou du troisième degré, prolongation de l’intervalle QT, syndrome d’Adams-Stokes ou autre trouble du rythme cardiaque (voir MISES EN GARDE ET PRÉCAUTIONS et SURDOSAGE).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’administration des capsules Taro-Phenytoin ne doit pas être interrompue brusquement en raison du risque d’augmentation de la fréquence des crises et de précipitation de l’état de mal épileptique. S’il convient, de l’avis du clinicien, de diminuer la dose, de cesser l’administration du médicament ou de le remplacer par un autre anticonvulsivant, il faut procéder graduellement. Advenant une réaction allergique, il peut s’avérer nécessaire de passer rapidement à un autre médicament. Dans un tel cas, l’anticonvulsivant de rechange ne doit pas appartenir à la classe des hydantoïnes.
Une intoxication aiguë à l’alcool peut faire augmenter la concentration plasmatique de phénytoïne à l’inverse de l’alcoolisme chronique, qui peut la faire diminuer.
La phénytoïne n’est pas indiquée dans le traitement des crises convulsives imputables à l’hypoglycémie ou à d’autres troubles métaboliques. Il est donc nécessaire de préciser le diagnostic à l’aide de méthodes appropriées.
La phénytoïne n’est pas efficace dans les cas d’absence (petit mal). En présence à la fois de crises tonicocloniques (grand mal) et d’absences (petit mal), il faut recourir à un traitement d’association.
On a constaté que la biotransformation du médicament est lente chez un faible pourcentage de personnes traitées par la phénytoïne. Ce phénomène peut découler d’un déficit enzymatique ou de l’absence d’induction enzymatique. Ces deux anomalies seraient d’origine génétique.
Chez les patients souffrant de maladie rénale ou hépatique, ou en présence d’hypoalbuminémie, on observe une augmentation de la concentration plasmatique de phénytoïne libre. Chez les patients atteints d’hyperbilirubinémie, la concentration plasmatique de phénytoïne libre peut également être élevée. Comme les concentrations de phénytoïne libre peuvent être plus utiles dans cette population de patients, elles peuvent influer sur les considérations posologiques (voir POSOLOGIE ET MODE D’ADMINISTRATION, Maladie rénale ou hépatique).
Peau
Réactions cutanées graves
La phénytoïne peut causer de rares réactions indésirables cutanées sévères, comme une pustulose exanthématique aiguë généralisée (PEAG), une dermatite exfoliatrice, le syndrome de Stevens-Johnson, l’épidermolyse nécrosante suraiguë et une toxidermie avec éosinophilie et symptômes généraux, pouvant être mortelles. Bien que les réactions cutanées graves puissent survenir sans symptômes avant-coureurs, les patients doivent être à l’affût d’une éruption cutanée ou d’autres symptômes du syndrome d’hypersensibilité et de toxidermie avec éosinophilie et symptômes généraux.
Syndrome d’hypersensibilité / toxidermie avec éosinophilie et symptômes généraux
Des cas de syndrome d’hypersensibilité ou de toxidermie avec éosinophilie et symptômes généraux sont survenus chez des patients prenant des anticonvulsivants, y compris la phénytoïne. Certaines de ces manifestations ont été mortelles ou ont menacé la vie du patient.
Bien que ce ne soit pas toujours le cas, le syndrome d’hypersensibilité et la toxidermie avec éosinophilie et symptômes généraux se manifestent généralement par de la fièvre, une éruption cutanée et/ou une lymphadénopathie, ainsi que l’atteinte d’un organe ou appareil (p. ex., hépatite, néphrite, anomalie hématologique, myocardite, myosite ou pneumopathie inflammatoire). Les premiers symptômes peuvent évoquer ceux d’une infection virale aiguë. L’arthralgie, la jaunisse, l’hépatomégalie, la leucocytose et l’éosinophilie sont d’autres manifestations courantes. Les symptômes apparaissent généralement 2 à 4 semaines après la prise de la première dose du médicament, mais ce type de réaction a déjà été signalé chez des patients qui prenaient des anticonvulsivants depuis au moins 3 mois. Si de tels symptômes apparaissent, le patient doit faire l’objet d’une évaluation immédiate. À défaut de pouvoir attribuer les symptômes à une autre cause, on doit mettre fin au traitement par la phénytoïne.
Les patients les plus susceptibles de présenter ce type de manifestation sont les patients noirs, ceux qui ont des antécédents familiaux ou qui ont déjà présenté un syndrome d’hypersensibilité ou une toxidermie avec éosinophilie et symptômes généraux (en lien avec l’utilisation de phénytoïne ou d’un autre anticonvulsivant), ainsi que les patients immunodéprimés. Le syndrome est plus grave chez les personnes déjà sensibilisées.
Syndrome de Stevens-Johnson, pustulose exanthématique aiguë généralisée et épidermolyse nécrosante suraiguë
Des réactions cutanées graves et parfois mortelles (épidermolyse nécrosante suraiguë, pustulose exanthématique aiguë généralisée [PEAG] et syndrome de Stevens-Johnson) reliées à l’utilisation de la phénytoïne ont été signalées. Bien que les réactions cutanées graves puissent survenir sans symptômes avant-coureurs, les patients doivent être à l’affût d’une éruption cutanée ou d’autres symptômes de toxidermie avec éosinophilie et symptômes généraux (voir MISES EN GARDE ET PRÉCAUTIONS, Peau). On estime que dans les pays où la population est surtout de race blanche, ces réactions se produisent chez 1 à 6 nouveaux utilisateurs sur 10 000; toutefois, dans certains pays asiatiques (p. ex., Taïwan, la Malaisie et les Philippines), elles seraient beaucoup plus fréquentes (voir MISES EN GARDE ET PRÉCAUTIONS, Peau – Origine asiatique et variation allélique du gène HLA-B).
Divers articles publiés dans la presse médicale évoquent la possibilité qu’un recours combiné à la phénytoïne, à l’irradiation crânienne et à un sevrage graduel des corticostéroïdes puisse s’associer à l’apparition d’un érythème polymorphe, du syndrome de Stevens-Johnson, d’une épidermolyse nécrosante suraiguë ou de l’ensemble de ces manifestations. Dans de tels cas, la prudence s'impose lors de l’administration de composés de structure semblable (p. ex., barbituriques, dérivés du succinimide, oxazolidine-diones et autres substances apparentées).
Recommandations pour le traitement des réactions cutanées
Il faut interrompre le traitement par la phénytoïne dès l’apparition d’une éruption cutanée, à moins d’être certain qu'elle n’est pas liée à la prise du médicament. S’il s’agit d’une éruption de nature exfoliatrice, purpurique ou bulleuse, ou si l’on se croit en présence d’un lupus érythémateux, du syndrome de Stevens-Johnson ou d’une épidermolyse nécrosante suraiguë, il ne faut pas reprendre l’administration de la phénytoïne, mais plutôt envisager un autre traitement (voir EFFETS INDÉSIRABLES). On peut toutefois reprendre le traitement dès la disparition de l’éruption, pour peu que celle-ci soit bénigne (morbilliforme ou scarlatiniforme). Si l’éruption cutanée réapparaît dès la reprise du traitement, l’emploi de la phénytoïne devient dès lors contre-indiqué. Il faut aussi éviter d’utiliser d’autres anticonvulsivants associés au syndrome de Stevens-Johnson ou à l’épidermolyse nécrosante suraiguë chez les patients qui ont présenté des réactions cutanées graves durant un traitement par la phénytoïne. Il convient de rechercher des signes et des symptômes de toxidermie avec éosinophilie et symptômes généraux chez tout patient qui présente une éruption cutanée, mais chez qui on ne soupçonne ni un syndrome de Stevens-Johnson ni une épidermolyse nécrosante suraiguë (voir MISES EN GARDE ET PRÉCAUTIONS, Peau).
Origine asiatique et variation allélique du gène HLA-B
HLA-B*1502
Dans les études où l’on avait admis quelques patients d’origine asiatique, on a découvert un lien étroit entre le risque d’apparition du syndrome de Stevens-Johnson ou de l’épidermolyse nécrosante suraiguë et la présence de l’allèle HLA-B*1502, une variante héréditaire du gène HLA-B. L’allèle HLA-B*1502 se retrouve presque exclusivement chez les individus originaires de nombreuses régions d’Asie 1 . Les résultats de ces études donnent à penser que la présence de l’allèle HLA-B*1502 peut être un des facteurs de risque du syndrome de Stevens-Johnson ou de l’épidermolyse nécrosante suraiguë liés à la phénytoïne chez les patients d’origine asiatique.
Par conséquent, les médecins devraient envisager le dépistage par génotypage de l’allèle HLA- B*1502 chez ces patients et éviter de prescrire de la phénytoïne et d’autres antiépileptiques associés au syndrome de Stevens-Johnson ou à l’épidermolyse nécrosante suraiguë aux patients porteurs de l’allèle HLA-B*1502 tant et aussi longtemps qu’on ne possédera pas plus d’information au sujet de ces réactions.
Utilité limitée du génotypage de l’allèle HLA-B*1502
Comme outil de dépistage, le génotypage de l’allèle HLA-B*1502 est loin d’être parfait et ne doit jamais se substituer à une prise en charge et à une surveillance adéquates des patients. En effet, de nombreux patients porteurs de l’allèle HLA-B*1502 traités par la phénytoïne ne développent pas de syndrome de Stevens-Johnson ni d’épidermolyse nécrosante suraiguë. De plus, ces réactions peuvent quand même survenir dans n’importe quel groupe ethnique, chez des patients qui ne sont
1 Les chiffres suivants donnent une estimation très approximative de la prévalence de l’allèle HLA-B*1502 dans diverses populations. À Hong Kong, en Thaïlande, en Malaisie et dans certaines régions des Philippines, plus de 15 % de la population serait porteuse de l’allèle HLA-B*1502, alors qu’à Taïwan, le taux serait d’environ 10 % et dans le nord de la Chine, de 4 %. En Asie du sud, y compris en Inde, la prévalence de l’allèle HLA-B*1502 semble intermédiaire, se situant entre 2 et 4 % en moyenne, mais elle pourrait être plus élevée dans certains groupes. Au Japon et en Corée, l’allèle HLA-B*1502 est présent chez moins de 1 % de la population. Il est en grande partie absent chez les personnes qui ne sont pas d’origine asiatique (p. ex., sujets de race blanche, Afro-Américains, Hispaniques et Autochtones). L’estimation de la prévalence est imparfaite en raison de la grande variabilité des taux au sein des groupes ethniques, de la difficulté de déterminer l’ascendance ethnique et de la probabilité de d’ascendance mixte.
pas porteurs de l’allèle HLA-B*1502. Enfin, on n’a pas étudié le rôle d’autres facteurs pouvant participer à l’apparition du syndrome de Stevens-Johnson ou de l’épidermolyse nécrosante suraiguë et de leurs manifestations morbides (dose de l’anticonvulsivant, observance thérapeutique, prise concomitante d’autres médicaments, maladies concomitantes, degré de suivi dermatologique, etc.).
Il faut par ailleurs se rappeler que la majorité des cas de syndrome de Stevens-Johnson et d’épidermolyse nécrosante suraiguë apparaissent au cours des premiers mois suivant l’instauration du traitement par la phénytoïne. Il faut donc tenir compte de cet élément avant d’envisager de soumettre à un dépistage un patient génétiquement à risque déjà traité par la phénytoïne.
Si des signes ou des symptômes évoquent la présence d’une réaction cutanée grave, comme un syndrome de Stevens-Johnson ou une épidermolyse nécrosante suraiguë, il faut interrompre immédiatement le traitement par la phénytoïne.
Œdème angioneurotique
Des cas d’oedème angioneurotique ont été signalés chez des patients traités par la phénytoïne. Il faut immédiatement mettre fin au traitement par la phénytoïne en présence de symptômes d’oedème angioneurotique, tels qu’une enflure du visage, péribuccale ou des voies respiratoires supérieures.
Fonction hépatique/biliaire/pancréatique
Des cas d’hépatotoxicité aiguë, y compris quelques rares cas d’insuffisance hépatique aiguë, ont été signalés par suite de l’emploi de la phénytoïne. Ces incidents ont été associés à un syndrome d’hypersensibilité caractérisé par de la fièvre, des éruptions cutanées et une adénopathie; ils surviennent habituellement au cours des deux premiers mois de traitement. Parmi les autres manifestations courantes, soulignons l’arthralgie, les éruptions cutanées, l’ictère, l’hépatomégalie, une élévation des taux plasmatiques de transaminases, une leucocytose et une éosinophilie. L’évolution clinique de l’hépatotoxicité aiguë causée par la phénytoïne varie du prompt rétablissement à la mort. Advenant une hépatotoxicité aiguë, on doit cesser immédiatement et définitivement l’administration de phénytoïne.
La biotransformation de la phénytoïne se fait principalement dans le foie. Les sujets souffrant d’insuffisance hépatique, ainsi que les personnes âgées ou gravement malades peuvent rapidement présenter des signes d'intoxication (voir SURDOSAGE).
Une hépatite toxique, des lésions hépatiques et un syndrome d'hypersensibilité ont été signalés; ces réactions peuvent être fatales dans de rares cas (voir EFFETS INDÉSIRABLES).
Système immunitaire
Réactions d’hypersensibilité
La phénytoïne est contre-indiquée chez les patients qui ont déjà eu des réactions d’hypersensibilité à ce médicament, et il en va de même pour les autres hydantoïnes (voir CONTRE-INDICATIONS). Par ailleurs, il faut envisager un autre traitement en cas d’antécédents personnels ou familiaux (famille proche) de réactions d’hypersensibilité à des médicaments ayant une structure semblable à celle de la phénytoïne, comme les carboxamides (carbamazépine), les barbituriques, les succinimides et les oxazolidine-diones (triméthadione).
Appareil cardiovasculaire
Effets cardiaques
On a signalé des effets indésirables cardiaques liés à des doses thérapeutiques et suprathérapeutiques de phénytoïne chez des patients qui présentaient ou non des antécédents de cardiopathies ou de maladies concomitantes, avec ou sans prise concomitante d’autres médicaments. Ces réactions, qui sont survenues dans tous les groupes d’âge, comprenaient les suivantes : bradycardie, tachycardie ventriculaire, arrêt cardiaque et mort. Dans plusieurs cas, les patients se sont rétablis après une diminution de la dose de phénytoïne ou l’arrêt du traitement. L’état des patients atteints d’une affection cardiaque sous-jacente doit être évalué individuellement, et il faut soupeser soigneusement les risques et les bienfaits possibles du traitement par la phénytoïne (voir CONTRE-INDICATIONS et SURDOSAGE).
Hématologie
Système hématopoïétique
Des complications hématopoïétiques, dont quelques-unes fatales, ont parfois été signalées en relation avec l’administration de phénytoïne : thrombopénie, leucopénie, granulopénie, agranulocytose et pancytopénie, avec ou sans aplasie médullaire.
Un certain nombre de rapports établissent un lien entre le traitement par la phénytoïne et l’apparition d’une adénopathie (locale ou généralisée), y compris une hyperplasie bénigne des ganglions lymphatiques, un pseudolymphome, un lymphome et la maladie de Hodgkin. Même si une relation de cause à effet n’a pu être établie, l’apparition d’une adénopathie impose un diagnostic différentiel. Une atteinte lymphatique peut exister avec ou sans symptômes évoquant une toxidermie avec éosinophilie et symptômes généraux (voir MISES EN GARDE ET PRÉCAUTIONS, Peau). Tous les patients atteints d’une adénopathie doivent faire l’objet d’une surveillance particulière pendant une longue période. On doit, par ailleurs, s’efforcer de maîtriser les crises à l’aide d’autres anticonvulsivants.
On a également rapporté des cas de macrocytose et d’anémie mégaloblastique, mais ces affections répondent habituellement bien au traitement par l’acide folique. L’adjonction d’acide folique au traitement par la phénytoïne peut cependant gêner la stabilisation de l’état épileptique.
Carcinogenèse et mutagenèse
(Voir MISES EN GARDE ET PRÉCAUTIONS, Système hématopoïétique et MISES EN GARDE ET PRÉCAUTIONS, Populations particulières – Femmes enceintes.)
Système endocrinien et métabolisme
Porphyrie
La phénytoïne ayant été associée, dans des cas isolés, à une exacerbation de la porphyrie, la prudence s’impose lors de son administration à des personnes souffrant de cette maladie.
Hyperglycémie
On a signalé des cas d’hyperglycémie, que l’on explique par l’effet inhibiteur de la phénytoïne sur la libération d’insuline. La phénytoïne peut aussi augmenter la glycémie des personnes diabétiques.
Appareil locomoteur
Des fractures et une diminution de la densité minérale osseuse (ostéopénie, ostéoporose, ostéomalacie) ont été associées à la prise prolongée de phénytoïne chez des patients épileptiques (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation).
On croit que la phénytoïne et les autres anticonvulsivants qui entraînent une induction des enzymes du cytochrome P450 ont des effets indirects sur le processus de minéralisation osseuse en stimulant le métabolisme de la vitamine D3. Il peut en résulter une carence en vitamine D et un risque accru d’ostéomalacie, de fractures osseuses, d’ostéoporose, d’hypocalcémie et d’hypophosphatémie chez les patients épileptiques qui suivent un traitement anticonvulsivant de longue durée. Il faut envisager de surveiller la santé osseuse de ces patients en leur faisant passer des examens radiologiques et des épreuves de laboratoire et d’entreprendre un traitement s’il y a lieu.
Système nerveux
Système nerveux central
Des concentrations plasmatiques de phénytoïne soutenues, au-dessus de la concentration thérapeutique maximale peuvent causer divers états confusionnels – qualifiés de delirium, de psychose ou d’encéphalopathie – ou, plus rarement, un syndrome cérébelleux irréversible et/ou une atrophie cérébelleuse. On recommande, en conséquence, de mesurer la concentration plasmatique dès les premiers signes d’intoxication aiguë. Il faut réduire la dose de phénytoïne si les concentrations plasmatiques sont excessives et en interrompre l’administration si les symptômes persistent (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique – Absorption et MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Effets sur la capacité de conduire une automobile et d’utiliser des machines
Il faut recommander aux patients de s’abstenir de conduire un véhicule, de faire fonctionner une machine complexe ou d’entreprendre toute autre activité pouvant comporter des risques jusqu’à ce qu’ils aient acquis suffisamment d’expérience avec la prise de la phénytoïne pour être en mesure de déterminer si elle altère ou non leurs facultés mentales et motrices.
Troubles psychiatriques
Idées et comportements suicidaires
Des idées et des comportements suicidaires ont déjà été signalés chez des patients traités par des anticonvulsivants pour diverses indications. Une méta-analyse de la FDA regroupant un certain nombre d’essais comparatifs avec placebo menés avec répartition aléatoire où des anticonvulsivants étaient utilisés pour diverses indications, a montré une légère augmentation du risque d’idées et de comportements suicidaires chez les patients traités par ces médicaments. On n’en connaît pas la raison.
Il importe de surveiller tous les patients qui prennent des anticonvulsivants, pour quelque raison que ce soit, afin de déceler tout signe d’idées ou de comportements suicidaires et d’entreprendre un traitement approprié s’il y a lieu. Il faut avertir les patients (et leurs aidants) de consulter un médecin s’ils commencent à avoir des idées ou des comportements suicidaires.
Au total, 43 892 patients ont participé aux études comparatives avec placebo incluses dans cette méta-analyse. Environ 75 % des patients ont reçu des anticonvulsivants pour d’autres indications que l’épilepsie et dans la majorité de ces cas, le médicament était administré (anticonvulsivant ou placebo) en monothérapie. Les patients traités pour l’épilepsie, soit les 25 % restants environ, ont reçu l’anticonvulsivant ou un placebo avec d’autres médicaments contre l’épilepsie (les patients des deux groupes de traitement ont donc reçu un ou plusieurs anticonvulsivants). Par conséquent, la faible augmentation du risque d’idées et de comportements suicidaires signalée dans cette méta-analyse (0,43 % chez les patients recevant des anticonvulsivants contre 0,24 % chez les patients sous placebo) se rapporte en grande partie à des patients qui ont reçu le traitement en monothérapie
(anticonvulsivant ou placebo) pour d’autres indications que l’épilepsie. Le protocole de cette méta-analyse ne permet pas d’évaluer le risque d’idées et de comportements suicidaires chez les patients épileptiques qui prenaient des anticonvulsivants, car cette population ne représentait qu’une minorité des patients inclus dans l’étude et que la prise d’autres anticonvulsivants par les patients des deux groupes est un facteur confusionnel qui complique la comparaison avec le placebo.
Populations particulières
Femmes en âge de procréer : On ne doit pas interrompre la médication antiépileptique chez les patientes dont le traitement vise à prévenir les crises majeures, sous peine de précipiter l’apparition de l’état de mal et d’une hypoxie pouvant mettre en danger le pronostic vital. Dans certains cas, lorsque la gravité et la fréquence des crises sont telles qu’un arrêt de la médication ne constitue pas un réel danger pour la patiente, il est possible d’envisager une telle interruption avant ou pendant la grossesse. On ne peut toutefois affirmer avec certitude que les crises, aussi minimes soient-elles, ne représentent pas un certain danger pour le développement de l’embryon ou du fœtus. Le médecin aura à évaluer tous ces aspects au moment de traiter ou de conseiller des femmes épileptiques en âge de procréer.
Femmes enceintes
Risque pour la mère : Chez une forte proportion des patientes, on constate une augmentation de la fréquence des crises pendant la grossesse à cause d’une modification du taux d’absorption de la phénytoïne ou de sa biotransformation. Le dosage périodique de la concentration plasmatique de phénytoïne chez la femme épileptique enceinte est particulièrement utile à l’établissement d’une posologie appropriée (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique – Absorption). Il est probable toutefois qu’il faille revenir à la posologie initiale après l’accouchement.
Risque pour le fœtus : La phénytoïne traverse la barrière placentaire et peut avoir des effets néfastes sur le foetus lorsqu’elle est administrée à une femme enceinte. L’exposition prénatale à la phénytoïne peut augmenter les risques de malformations congénitales et d’autres effets néfastes sur le développement.
Des malformations majeures (comme les fentes orofaciales et les malformations cardiaques) et des anomalies caractéristiques du syndrome d’intoxication foetale par les dérivés de l’hydantoïne, notamment la dysmorphie du crâne et des traits du visage, l’hypoplasie des ongles et des doigts, les anomalies de croissance (dont la microcéphalie), et des déficits cognitifs, ont été rapportés plus fréquemment chez les enfants nés de femmes souffrant d’épilepsie ayant pris de la phénytoïne seule ou en association avec d’autres antiépileptiques durant la grossesse.
Risque pour le nouveau-né
Un trouble de la coagulation pouvant s’avérer mortel et lié à des niveaux réduits des facteurs de coagulation dépendant de la vitamine K peut se produire chez les nouveau-nés exposés à la phénytoïne in utero. Ce trouble d’origine médicamenteuse peut être prévenu par l’administration de vitamine K à la mère avant l’accouchement et au nouveau-né après la naissance.
Plusieurs cas de tumeurs malignes, dont des neuroblastomes, ont été signalés chez des enfants dont la mère avait reçu de la phénytoïne durant la grossesse.
C’est pourquoi Taro-Phenytoin ne doit être utilisé durant la grossesse que si les bienfaits escomptés l’emportent sur les risques. Les patientes qui utilisent ce médicament pendant la grossesse, ou qui tombent enceintes durant le traitement, doivent être informées des risques auxquels leur fœtus pourrait être exposé.
Il faut avertir les femmes en âge de procréer qui n’ont pas de projets de grossesse d’utiliser une méthode de contraception efficace pendant le traitement. La phénytoïne peut entraîner l’échec de l’effet thérapeutique des contraceptifs hormonaux (voir INTERACTIONS MÉDICAMENTEUSES, Tableau 4).
Femmes qui allaitent : On recommande aux mères prenant de la phénytoïne de ne pas allaiter leur nourrisson. La phénytoïne est secrétée dans le lait maternel. Des observations limitées chez des patientes ont permis d’évaluer que la concentration de phénytoïne dans le lait maternel correspond environ au tiers de la concentration plasmatique du médicament chez la mère.
Personnes âgées (> 65 ans) : La clairance de la phénytoïne ralentit légèrement chez les personnes âgées (voir POSOLOGIE ET MODE D’ADMINISTRATION, Personnes âgées).
Lactose monohydraté : Les capsules Taro-Phenytoin contiennent du lactose monohydraté; par conséquent, elles ne doivent pas être prescrites aux patients présentant les problèmes héréditaires rares que sont l’intolérance au galactose ou la malabsorption du glucose-galactose.
Surveillance et épreuves de laboratoire
Il peut être nécessaire de mesurer la concentration plasmatique de la phénytoïne pour établir la posologie optimale.
Information destinée aux patients et aux aidants
Il faut recommander aux patients qui prennent Taro-Phenytoin et à leurs aidants de lire le feuillet de renseignements pour le consommateur fourni avec ce médicament avant de l’utiliser. Leur médecin et leur pharmacien doivent également leur donner les consignes suivantes :
- 1. Il faut souligner aux patients traités par la phénytoïne l’importance de suivre à la lettre la posologie prescrite par le médecin, ainsi que la nécessité d’aviser ce dernier de toute circonstance qui les empêche de prendre leur médicament par la voie orale tel qu’il leur a été prescrit (p. ex., dans les cas de chirurgie).
- 2. Il faut par ailleurs les informer des premiers signes/symptômes des réactions hématologiques, cutanées, hépatiques ou d’hypersensibilité possibles (notamment fièvre, maux de gorge, éruption cutanée, ulcère buccal, ecchymose au moindre traumatisme, adénopathie et purpura se traduisant par des pétéchies ou des lésions hémorragiques, et pour ce qui est des réactions hépatiques, anorexie, nausées/vomissements ou ictère). Il faut leur expliquer qu’ils doivent signaler immédiatement l’apparition de tels signes et symptômes à un médecin, puisque ceux-ci peuvent dénoter une réaction grave. On doit aussi mentionner la nécessité de respecter cette consigne même si les signes et symptômes en question sont légers ou s’ils apparaissent après un usage prolongé de la phénytoïne. En outre, on doit avertir les patients que s’ils ont des antécédents de réactions d’hypersensibilité à d’autres anticonvulsivants, ils risquent d’avoir une réaction à la phénytoïne (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie; Système immunitaire; Peau et Fonction hépatique/biliaire/pancréatique).
- 3. Il faut les aviser de ne pas prendre d'autres médicaments ni d’alcool sans consulter au préalable leur médecin (voir INTERACTIONS MÉDICAMENTEUSES).
- 4. Il faut leur dire de signaler à leur médecin toute éruption cutanée.
- 5. Il faut souligner l’importance d’une bonne hygiène dentaire afin de réduire autant que possible le risque d’apparition d’une hyperplasie gingivale et de ses complications.
- 6. Il faut dire aux patients, à leurs aidants et à leur famille que les anticonvulsivants, y compris Taro-Phenytoin, peuvent accroître le risque de pensées ou de comportements suicidaires et les informer de la nécessité de rechercher l’apparition de symptômes de dépression ou l’aggravation de tels symptômes, tout changement d’humeur ou de comportement inhabituel, ou encore l’apparition de pensées ou de comportements suicidaires ou d’idées autodestructrices. Tout comportement inquiétant doit être signalé immédiatement à un professionnel de la santé (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles psychiatriques).
- 7. Il faut informer les femmes en âge de procréer qu’elles doivent consulter leur médecin au sujet de l’interruption du traitement si elles sont enceintes ou ont l’intention de concevoir un enfant, en raison du risque que présente le médicament pour elles-mêmes ou pour le fœtus (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières – Femmes en âge de procréer, Femmes enceintes et Femmes qui allaitent).
- 8. Il faut encourager les patientes qui deviennent enceintes à s’inscrire au North American Antiepileptic Drug (NAAED) Pregnancy Registry. Ce registre de grossesses collecte des renseignements sur l’innocuité des antiépileptiques pendant la grossesse. Pour s’y inscrire, les patientes doivent composer le numéro de téléphone sans frais 1-888-233-2334. Elles peuvent également trouver des renseignements sur ce registre sur le site Web suivant : http://www.massgeneral.org/aed/ (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières – Femmes enceintes).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
La liste qui suit fait état des effets indésirables rapportés durant les essais cliniques et/ou signalés spontanément après la commercialisation du médicament. La fréquence de ces effets est inconnue, car les données disponibles ne permettent pas de l’établir.
Effets indésirables touchant l’organisme entier : Réaction anaphylactique et anaphylaxie
Troubles du système nerveux central : Les réactions les plus fréquentes au traitement par Taro-Phenytoin touchent le système nerveux central et sont habituellement proportionnelles à la dose. Elles comprennent les manifestations suivantes : nystagmus, ataxie, troubles de l'élocution, manque de coordination et confusion mentale. Des cas d’atrophie cérébelleuse ont été signalés; celle-ci semble se produire chez les patients dont le taux de phénytoïne est élevé et/ou qui sont traités par ce médicament à long terme (voir MISES EN GARDE ET PRÉCAUTIONS, Système nerveux). On a également signalé des cas d’étourdissements, de vertige, d’insomnie, de nervosité passagère, de fasciculations, de céphalées, de paresthésie et de somnolence.
De rares cas de dyskinésie provoquée par la phénytoïne ont aussi été signalés, incluant chorée, dystonie, tremblements et astérixis, toutes des manifestations semblables à celles que provoquent la phénothiazine et d'autres neuroleptiques.
Des cas de polynévrite à prédominance sensitive ont par ailleurs été observés chez des patients suivant un traitement de longue durée par la phénytoïne.
Troubles du tissu conjonctif : Accentuation des traits du visage, épaississement des lèvres, hyperplasie gingivale et maladie de La Peyronie.
Troubles de l’appareil digestif : Insuffisance hépatique aiguë, hépatite toxique, atteinte hépatique, vomissements, nausées et constipation (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique).
Troubles hématopoïétiques : Des complications hématopoïétiques, dont quelques-unes fatales, ont parfois été signalées en relation avec l’administration de phénytoïne : thrombopénie, leucopénie, granulopénie, agranulocytose et pancytopénie, avec ou sans aplasie médullaire. On a également rapporté des cas de macrocytose et d’anémie mégaloblastique, mais ces affections répondent habituellement bien au traitement par l’acide folique. Ont également été signalées des adénopathies telles que : hyperplasie bénigne des ganglions lymphatiques, pseudolymphome, lymphome et maladie de Hodgkin (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie).
Troubles immunitaires : Peuvent survenir : une toxidermie avec éosinophilie et symptômes généraux (pouvant comporter les symptômes suivants : arthralgie, éosinophilie, fièvre, dysfonctionnement hépatique, adénopathie ou éruptions cutanées), le lupus érythémateux disséminé, la périartérite noueuse et des immunoglobulinopathies. Des cas d’œdème angioneurotique ont été signalés. Plusieurs observations individuelles indiquent que les réactions d’hypersensibilité, dont les éruptions cutanées et l’hépatotoxicité, pourraient être plus fréquentes, bien qu’elles restent rares, chez les sujets de race noire (voir MISES EN GARDE ET PRÉCAUTIONS, Peau).
Examens : Test anormal de la fonction thyroïdienne.
Appareil locomoteur : Des fractures osseuses et des cas d’ostéomalacie ont été associés à la prise prolongée de phénytoïne chez des patients épileptiques. Des cas d’ostéoporose et d’autres troubles du métabolisme osseux, comme l’hypocalcémie, l’hypophosphatémie et une réduction des taux des métabolites de la vitamine D ont également été signalés (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur).
Manifestations cutanées : Parmi les manifestations cutanées parfois accompagnées de fièvre, on a signalé des éruptions scarlatiniformes ou morbilliformes. L’érythème morbilliforme (ressemblant à celui de la rougeole) demeure le plus fréquent; les autres formes de dermatites sont plus rares. Des cas d’urticaire ont été signalés. D’autres formes plus graves peuvent être fatales : dermatite bulleuse, exfoliatrice ou purpurique, lupus érythémateux, pustulose exanthématique aiguë généralisée, syndrome de Stevens-Johnson et épidermolyse nécrosante suraiguë (voir MISES EN GARDE ET PRÉCAUTIONS, Peau). On a également signalé des cas d’hypertrichose.
Troubles sensoriels : Dysgueusie
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
La phénytoïne se lie en grande partie aux protéines plasmatiques et est susceptible d’être déplacée par compétition. La biotransformation de la phénytoïne s’effectue par les isoenzymes CYP2C9 et CYP2C19 du système hépatique (cytochrome P450). En raison de son métabolisme saturable, le risque d’interactions médicamenteuses inhibant la biotransformation de la phénytoïne est particulièrement important, ce qui peut se traduire par une augmentation importante de la concentration de phénytoïne circulante et une augmentation du risque de toxicité.
La phénytoïne est un inducteur puissant des enzymes responsables de la biotransformation des médicaments. Elle est donc susceptible de réduire la concentration d’autres médicaments dont la transformation dépend de ces enzymes.
De nombreux médicaments peuvent faire augmenter ou diminuer la concentration sérique de phénytoïne et vice versa. La mesure de la concentration sérique de phénytoïne est particulièrement utile si l’on soupçonne une interaction médicamenteuse.
Les médicaments le plus souvent responsables d’une interaction sont indiqués ci-dessous :
- 1.
Le tableau 1 présente les classes de médicaments qui pourraient faire augmenter la concentration sérique de phénytoïne.
Tableau 1. Médicaments pouvant faire augmenter la concentration sérique de phénytoïne
| Classes de médicaments | Exemples de médicaments dans chaque classe |
| Alcool (intoxication aiguë) | |
| Analgésiques et anti-inflammatoires | azapropazone phénylbutazone dérivés salicylés |
| Anesthésiques | halothane |
| Antibiotiques | chloramphénicol érythromycine isoniazide sulfadiazine sulfaméthizole triméthoprime/sulfaméthoxazole sulfaphénazole sulfisoxazole sulfamides |
| Anticonvulsivants | felbamate oxcarbazépine valproate sodique succinimides (p. ex., éthosuximide) valproate de sodium topiramatea |
| Antifongiques | amphotéricine B fluconazole itraconazole kétoconazole miconazole voriconazole |
| Antinéoplasiques | capécitabine fluorouracile |
| Benzodiazépines et psychotropes | chlordiazépoxide diazépam disulfirame méthylphénidate trazodone phenothiazine viloxazine |
| Bloqueurs des canaux calciques et agents cardiovasculaires | amiodarone dicoumarol diltiazem nifédipine ticlopidine |
| Antagonistes des récepteurs H2 | cimétidine |
| Inhibiteurs de l’HMG-CoA réductase | fluvastatine |
| Hormones | estrogènes |
| Immunosuppresseurs | tacrolimus |
| Hypoglycémiants oraux | tolbutamide |
| Inhibiteurs de la pompe à protons | oméprazole |
| Inhibiteurs du recaptage de la sérotonine | fluoxétine fluvoxamine sertraline |
a L’administration concomitante de phénytoïne et de topiramate diminue de 59 % la concentration plasmatique du topiramate et peut augmenter de 25 % la concentration de phénytoïne dans certains cas. Le résultat clinique doit guider l’adjonction de topiramate au traitement par la phénytoïne.
- 2.
Le tableau 2 présente les médicaments pouvant faire diminuer la concentration sérique de phénytoïne.
Tableau 2. Médicaments pouvant faire diminuer la concentration sérique de phénytoïne
| Classes de médicaments | Exemples de médicaments dans chaque classe |
| Alcool (alcoolisme chronique) | |
| Antibiotiques/fluoroquinolones | ciprofloxacine rifampicine |
| Anticonvulsivants | carbamazépine vigabatrineb |
| Antinéoplasiques | bléomycine carboplatine cisplatine doxorubicine méthotrexate |
| Antirétroviraux | fosamprénavir nelfinavir ritonavir |
| Antiulcéreux | sucralfate |
| Bronchodilatateurs | théophylline |
| Préparations de calcium | chlorhydrate de molindone |
| Agents cardiovasculaires | réserpine |
| Acide folique | acide folique |
| Hyperglycémiants | diazoxide |
| Inhibiteurs de la protéase | nelfinavir |
| Millepertuis | millepertuis |
b L’administration concomitante de phénytoïne et de vigabatrine diminue de 20 à 30 % la concentration plasmatique de phénytoïne. Une telle diminution peut avoir une portée clinique significative chez certains patients et nécessiter un ajustement posologique.
Chlorhydrate de molindone
Le chlorhydrate de molindone contient des ions calcium qui entravent l’absorption de la phénytoïne.
Préparations de calcium
Pour prévenir une malabsorption, il faut espacer les prises de phénytoïne et celles des préparations de calcium, y compris les antiacides qui contiennent du calcium.
Nelfinavir
Une étude visant à évaluer l’interaction pharmacocinétique entre le nelfinavir (1 250 mg, 2 fois par jour) et la phénytoïne (300 mg, 1 fois par jour) administrés par voie orale a montré que le nelfinavir réduisait l’aire sous la courbe (ASC) de la phénytoïne (totale) et de la phénytoïne libre de 29 % et de 28 % (n = 12), respectivement. La concentration plasmatique du nelfinavir est restée inchangée (n = 15). Il faut donc, pendant l’administration concomitante avec le nelfinavir, rester à l’affût d’une éventuelle réduction de la concentration plasmatique de phénytoïne.
- 3.
Le tableau 3 présente les médicaments pouvant faire diminuer ou augmenter la concentration sérique de phénytoïne.
Tableau 3. Médicaments pouvant faire diminuer ou augmenter la concentration sérique de phénytoïne
| Classes de médicaments | Exemples de médicaments dans chaque classe |
| Antibiotiques | ciprofloxacine |
| Anticonvulsivants | carbamazépine phénobarbital valproate de sodium acide valproïque |
| Antinéoplasiques | |
| Psychotropes | chlordiazépoxide diazépam phénothiazines |
Inversement, la phénytoïne peut modifier de façon imprévisible les concentrations plasmatiques de carbamazépine, de phénobarbital, d’acide valproïque et de valproate de sodium.
- 4. Même s’il ne s’agit pas dans ce cas d’une véritable interaction médicamenteuse, les antidépresseurs tricycliques peuvent précipiter les crises épileptiques chez les patients qui y sont prédisposés; il peut alors être nécessaire de modifier en conséquence la dose de phénytoïne.
- 5.
Le tableau 4 présente les médicaments dont la phénytoïne peut modifier la concentration sérique ou les effets, ou encore les deux.
Tableau 4. Médicaments dont la phénytoïne peut modifier la concentration sérique ou les effets ou encore les deux
| Classes de médicaments | Exemples de médicaments dans chaque classe |
| Antibiotiques | doxycycline rifampicine tétracycline |
| Anticonvulsivants | carbamazépine lamotriginea phénobarbital valproate de sodium topiramateb acide valproïque |
| Antifongiques | dérivés azolés posaconazole voriconazole |
| Anthelminthique | albendazole praziquantel |
| Antinéoplasiques | téniposide |
| Antirétroviraux | delavirdine éfavirenz fosamprénavir indinavir lopinavir/ritonavir nelfinavir ritonavir saquinavir |
| Bronchodilatateurs | théophylline |
| Bloqueurs des canaux calciques et autres agents cardiovasculaires | digitoxine digoxine disopyramide méxilétine nicardipine nimodipine nisoldipine quinidine vérapamil |
| Corticostéroïdes | |
| Anticoagulants coumariniques | warfarine |
| Cyclosporine | |
| Diurétiques | furosémide |
| Inhibiteurs de l’HMG-CoA réductase | atorvastatine fluvastatine simvastatine |
| Hormones | estrogènes contraceptifs oraux |
| Hyperglycémiants | diazoxide |
| Immunosuppresseurs | cyclosporine |
| Agents de blocage neuromusculaire | alcuronium cisatracurium pancuronium rocuronium vécuronium |
| Analgésiques narcotiques | méthadone |
| Hypoglycémiants oraux | chlorpropamide glyburide tolbutamide |
| Psychotropes et antidépresseurs | clozapine paroxétine quétiapine sertraline |
| Vitamines | vitamine D |
| Acide folique | Acide folique |
a Quand la phénytoïne est administrée en concomitance avec de la lamotrigine, la clairance plasmatique de cette dernière double et sa demi-vie d’élimination diminue de moitié. Cette interaction clinique importante exige un ajustement posologique de la lamotrigine. Par contre, la concentration plasmatique de la phénytoïne n’est pas modifiée de manière significative en présence de lamotrigine.
b L’administration concomitante de phénytoïne et de topiramate diminue de 59 % la concentration plasmatique du topiramate et peut augmenter de 25 % la concentration de phénytoïne dans certains cas. Le résultat clinique doit guider l’adjonction de topiramate au traitement par la phénytoïne.
Interactions médicament-aliment
Selon les articles publiés dans la presse médicale, les concentrations plasmatiques de phénytoïne seraient plus basses que prévu chez les patients qui reçoivent des aliments ou des suppléments nutritifs par voie entérale. On conseille, par conséquent, de ne pas administrer la phénytoïne en même temps qu’une préparation de nutrition entérale.
Il peut être nécessaire de mesurer plus souvent la concentration plasmatique de phénytoïne chez ces patients.
Interactions médicament-herbe médicinale
On n’a pas établi s’il existe des interactions entre les plantes médicinales et la phénytoïne.
Effets du médicament sur les résultats des épreuves de laboratoire
La phénytoïne peut faire baisser la concentration plasmatique de l’iode protéique. Elle peut aussi abaisser sous la normale les résultats de l’épreuve de freinage à la dexaméthasone et de l’épreuve à la métyrapone. Elle peut également faire augmenter la concentration sanguine du glucose, de la phosphatase alcaline et de la gammaglutamyl-transpeptidase (GGT). Enfin, la phénytoïne peut modifier les résultats du dosage de la calcémie et des épreuves portant sur le métabolisme du glucose.
Effets du médicament sur le style de vie
On n’a pas établi s’il existe des effets de cette nature.
POSOLOGIE ET MODE D’ADMINISTRATION
Considérations posologiques
On recommande de surveiller la concentration plasmatique de la phénytoïne et de prendre les mesures qui s’imposent au moment de faire passer un patient de la formule à base de sel sodique à la formule à base d’acide libre.
Les capsules Taro-Phenytoin à libération prolongée sont à base d’un sel sodique de phénytoïne. La teneur en phénytoïne des préparations à base d’acide libre étant supérieure d’environ 8 % à celle des préparations de sel sodique, il peut être nécessaire d’adapter la posologie et de surveiller la concentration plasmatique lorsqu’on passe de l’acide libre au sel sodique et vice versa.
Posologie recommandée et réglage posologique
Généralités
Pour obtenir les meilleurs résultats possibles, il faut ajuster la posologie chez chaque patient. Dans certains cas, il peut être nécessaire de doser les concentrations plasmatiques du médicament afin d’établir la posologie optimale. La concentration plasmatique efficace varie normalement de 40 à 80 µmol/L (de 10 à 20 µg/mL). Le dosage de la concentration plasmatique est particulièrement utile lorsqu’on soupçonne des interactions médicamenteuses. Aux doses recommandées, il faut parfois de 7 à 10 jours de traitement par la phénytoïne pour atteindre la concentration plasmatique thérapeutique; il ne faut donc pas augmenter ni diminuer la dose à des intervalles de moins de 7 à 10 jours.
Adultes
Chez les patients qui n’étaient pas traités auparavant, on peut commencer le traitement par l’administration d’une capsule de phénytoïne sodique à libération prolongée dosée à 100 mg, 3 fois par jour, puis on adapte la dose en fonction des besoins individuels. Chez la plupart des adultes, la posologie d’entretien sera de 3 ou 4 capsules (l’équivalent de 300 ou 400 mg) par jour et pourra être portée à 6 capsules si cela se révèle nécessaire.
Enfants (< 18 ans)
Taro-Phenytoin est destiné à être utilisé chez les enfants de plus de 6 ans, pesant au moins 40 kg et qui sont capables d’avaler des capsules.
Taro-Phenytoin N’EST PAS présenté dans une forme galénique pour enfants, c.-à-d. des capsules dosées à 30 mg, des comprimés à croquer dosés à 50 mg ou une suspension orale contenant 30 mg par 5 mL.
Dose de départ
Au départ, la posologie s’établit à 5 mg/kg/jour en 2 ou 3 prises égales. Elle est ensuite ajustée chez chaque patient, sans toutefois jamais dépasser 300 mg/jour. Étant donné que Taro-Phenytoin est présenté seulement en capsule dosée à 100 mg, cela signifie qu’un enfant doit peser au moins 40 kg pour instaurer la phénytoïne à l’aide de ce produit.
Entretien
La dose d’entretien recommandée varie habituellement de 4 à 8 mg/kg/jour. Il se peut que la dose minimale chez l’adulte (300 mg/jour) soit nécessaire pour certains enfants de plus de 6 ans.
Personnes âgées (> 65 ans)
La clairance de la phénytoïne ralentit légèrement chez les personnes âgées. Il peut être nécessaire de leur administrer une dose inférieure à la dose recommandée au début du traitement. La dose de phénytoïne requise varie considérablement d’un patient à l’autre et doit donc être individualisée (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières – Personnes âgées).
Maladie rénale ou hépatique
Chez les patients souffrant de maladie rénale ou hépatique, ou en présence d’hypoalbuminémie, on observe une élévation de la concentration plasmatique de phénytoïne libre. Les concentrations de phénytoïne libre peuvent être plus utiles dans cette population de patients. Ce phénomène doit être pris en considération durant la surveillance thérapeutique et après les mesures de la concentration plasmatique de la phénytoïne, lesquelles pourraient être requises pour établir la posologie optimale (voir POSOLOGIE ET MODE D’ADMINISTRATION, Posologie recommandée et réglage posologique; (voir MISES EN GARDE ET PRÉCAUTIONS - Généralités).
Autre posologie possible
Après avoir stabilisé l’état épileptique d’un adulte par l’administration, 3 fois par jour, d’une capsule dosée à 100 mg, on peut envisager l’administration de 300 mg en une seule prise quotidienne. Des études comparatives portant sur l’administration d’une telle dose en une ou plusieurs prises ont donné des résultats équivalents pour ce qui est des paramètres suivants : absorption, pics plasmatiques, demi-vie biologique, écart entre les pics et les creux plasmatiques, et excrétion urinaire. Un schéma posologique ne prévoyant qu’une seule prise par jour est commode tant pour les patients ambulatoires que pour le personnel infirmier chargé des soins aux patients hospitalisés. Il ne s’adresse toutefois qu’aux patients ayant besoin d’une dose quotidienne de 300 mg. Le problème de taille que pose l’inobservance du traitement peut être en partie résolu quand le patient peut prendre son médicament à raison d’une prise par jour. Il faut toutefois bien l’avertir de ne pas oublier de prendre la dose en question. Un tel schéma thérapeutique n’est recommandé qu’avec les capsules de phénytoïne sodique à libération prolongée.
Dose oubliée
Il faut informer le patient/l’aidant que s’il oublie une dose, il devra la prendre/l’administrer dès que possible, à moins qu’il ne soit presque l’heure de prendre/d’administrer la dose suivante, auquel cas il peut sauter la dose oubliée et prendre/administrer la dose suivante à l’heure habituelle. Il faut lui conseiller de ne pas doubler cette dernière pour compenser la dose oubliée.
SURDOSAGE
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
Chez l’enfant, la dose létale de la phénytoïne n’est pas connue. Chez l’adulte, elle se situerait entre 2 et 5 grammes. Les premiers symptômes d’intoxication sont un nystagmus, de l’ataxie et une dysarthrie. On peut en outre observer des tremblements, une hyperréflectivité, de la somnolence, de la léthargie, des troubles d’élocution, une vision trouble, des nausées et des vomissements. Le patient peut devenir comateux et hypotendu. Des cas de bradycardie et d’asystole/arrêt cardiaque ont été signalés (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Effets cardiaques). La mort survient par suite d’une défaillance respiratoire et circulatoire.
Les concentrations plasmatiques de phénytoïne à partir desquelles des effets toxiques peuvent se manifester varient beaucoup d’un sujet à l’autre. On observe un nystagmus horizontal à partir normalement de 80 µmol/L (20 µg/mL) et une ataxie à partir de 119 µmol/L (30 µg/mL). La dysarthrie et la léthargie apparaissent lorsque les concentrations plasmatiques dépassent
159 µmol/L (40 µg/mL); on a toutefois signalé l’absence de signes de toxicité à une concentration atteignant 198 µmol/L (50 µg/mL). Des patients se sont complètement rétablis après avoir pris une dose 25 fois supérieure à la dose thérapeutique, qui avait produit une concentration plasmatique de plus de 396 µmol/L (100 µg/mL). Des cas irréversibles d’atrophie et de dysfonctionnement cérébelleux ont été signalés.
Traitement et prise en charge des cas de surdosage
Le traitement n’est pas spécifique, puisqu’il n’existe aucun antidote connu.
Il faut surveiller attentivement les fonctions respiratoires et circulatoires, et appliquer les mesures de soutien nécessaires. On peut recourir à l’hémodialyse étant donné que la phénytoïne ne se lie pas en totalité aux protéines plasmatiques. Une exsanguino-transfusion a déjà été pratiquée dans des cas d’intoxication grave chez des enfants.
Dans les cas d’intoxication aiguë, il faut considérer la contribution de l’alcool ou d’autres dépresseurs du SNC.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Taro-Phenytoin est un médicament anticonvulsivant qui peut être utile dans le traitement de l’épilepsie. Il semble que ce produit agisse principalement dans la zone motrice du cortex cérébral où il inhibe la propagation de la décharge par le foyer épileptogène. En faisant sortir le sodium des neurones, la phénytoïne stabiliserait le seuil d’excitabilité de ces cellules lorsqu’elles sont soumises à une stimulation excessive ou à des changements de la composition du milieu qui font diminuer le gradient transmembranaire de diffusion du sodium. Cela inclut la diminution de la potentiation post-tétanique dans les synapses. Cette baisse empêche les décharges paroxystiques de se propager du foyer épileptogène aux zones corticales voisines. La phénytoïne diminue l’activité maximale des centres du tronc cérébral responsables de la phase tonique des crises tonicocloniques (grand mal).
Pharmacocinétique
Absorption : La phénytoïne est un acide faible peu soluble dans l’eau, y compris dans l’intestin. Après l’administration orale, son absorption est lente et plutôt variable.
Chez l’humain, la demi-vie plasmatique de la phénytoïne après administration orale est en moyenne de 22 heures (7 à 42 heures). Il faut compter au moins 7 à 10 jours après le début du traitement à la dose recommandée de 300 mg/jour pour atteindre les concentrations plasmatiques thérapeutiques à l’équilibre.
Chez la plupart des patients, une posologie régulière permet de maintenir une concentration plasmatique stable de phénytoïne. Toutefois, cette concentration peut varier grandement d’un sujet à l’autre, malgré des doses équivalentes. Une concentration anormalement basse doit faire soupçonner l’inobservance du traitement ou une biotransformation trop rapide de la phénytoïne. Un taux anormalement élevé s’explique par des troubles hépatiques, un déficit enzymatique congénital ou des interactions médicamenteuses ayant une incidence sur la biotransformation. Ainsi, un patient qui présente des variations importantes de la concentration plasmatique de phénytoïne, malgré la prise de doses constantes, est difficile à traiter. Le dosage de la concentration plasmatique peut être particulièrement utile dans un tel cas. Comme la phénytoïne se lie fortement aux protéines plasmatiques, la concentration de phénytoïne libre chez les sujets dont les caractéristiques de fixation protéique s’écartent de la normale peut différer de celles des autres sujets.
Si le dosage de la concentration plasmatique du médicament est nécessaire, il faut d’abord atteindre l’état d’équilibre, ce qui prend au moins 7 à 10 jours après le début du traitement, la modification de la posologie ou encore l’ajout ou le retrait d’un autre médicament au traitement. Les creux plasmatiques, mesurés juste avant le moment prévu pour la dose suivante, renseignent sur l’intervalle des concentrations plasmatiques efficaces et confirment la fidélité du patient au traitement. Les pics plasmatiques, mesurés au moment où leur atteinte est prévue, renseignent sur le seuil d’apparition d’effets indésirables en fonction de la dose, propre à chaque patient. Les pics plasmatiques des capsules de phénytoïne surviennent de 4 à 12 heures après l’administration du médicament.
Distribution : La phénytoïne est distribuée dans le liquide céphalorachidien, la salive, le sperme, les liquides gastro-intestinaux, la bile et le lait maternel. La concentration de phénytoïne dans le liquide céphalorachidien correspond approximativement à la concentration plasmatique de phénytoïne libre.
Biotransformation : La phénytoïne subit une biotransformation oxydative dans le foie. La principale voie de métabolisation oxydative est la 4-hydroxylation, qui produit 80 % des métabolites. Les expériences menées sur des microsomes de foie humain ont montré que l’isoenzyme CYP2C9 joue un rôle prépondérant dans la biotransformation de la phénytoïne (90 % de la clairance intrinsèque nette), alors que la CYP2C19 y joue un rôle mineur (10 % de la clairance intrinsèque nette). Dans ces expériences, on a remarqué qu’à des concentrations de phénytoïne supérieures à la marge thérapeutique, la contribution relative de la CYP2C19 à la biotransformation de la phénytoïne augmentait avec la concentration de ce médicament (voir POSOLOGIE ET MODE D’ADMINISTRATION, Posologie recommandée et réglage posologique).
Les données pharmacocinétiques obtenues chez six patients âgés de 22 à 64 ans qui recevaient de la phénytoïne en monothérapie ont montré que la prise concomitante de ticlopidine (un inhibiteur de la CYP2C19) pendant 2 semaines avait réduit la clairance plasmatique de la phénytoïne.
Dans une étude menée sur des microsomes de foie humain, la phénylbutazone (un inhibiteur de la CYP2C9) a aussi réduit la clairance de la phénytoïne (voir INTERACTIONS MÉDICAMENTEUSES).
Excrétion : Le médicament est excrété en presque totalité dans la bile, sous forme de métabolites inactifs qui sont réabsorbés dans le tractus intestinal, puis éliminés dans l'urine, en partie par filtration glomérulaire, mais surtout par sécrétion tubulaire. Moins de 5 % de la phénytoïne est excrétée sous forme inchangée. Comme la phénytoïne subit dans le foie une hydroxylation par un système de cytochrome saturable à des concentrations plasmatiques élevées, de légères augmentations de la dose peuvent prolonger la demi-vie et majorer de façon très importante la concentration sérique qui atteint alors ou dépasse la limite supérieure de la marge thérapeutique. Une augmentation de la dose de 10 % ou plus peut accroître de façon disproportionnée la concentration à l’équilibre et entraîner une intoxication.
Populations particulières
Personnes âgées (> 65 ans)
La clairance de la phénytoïne tend à ralentir avec le vieillissement (20 % de moins chez les sujets de plus de 70 ans par rapport à ceux de 20 à 30 ans). La dose de phénytoïne requise varie considérablement d’un patient à l’autre et doit donc être individualisée (voir POSOLOGIE ET MODE D’ADMINISTRATION, Personnes âgées).
STABILITÉ ET CONSERVATION
Capsules Taro-Phenytoin : Conserver à une température ambiante stable de 15 à 30 °C, à l’abri de la lumière et de l’humidité.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Capsules Taro-Phenytoin : Les capsules de phénytoïne sodique à libération prolongée sont offertes en concentration de 100 mg dans des flacons de 100 et de 1000 capsules.
100 mg : Capsules de phénytoïne sodique à libération prolongée : capsule de gélatine dure nº 3 (renfermant une poudre blanche à blanc cassé) à coiffe orange et à fond blanc opaque portant l’inscription « 096 » imprimée axialement à l’encre noire.
Composition des capsules
Chaque gélule de 100 mg contient 100 mg de phénytoïne sodique. Les capsules contiennent également les ingrédients non médicinaux suivants : lactitol monohydraté, laurylsulfate de sodium, stéarate de magnésium et talc.
Enveloppe de la capsule (100 mg) : dioxyde de titane, érythrosine, gélatine, gomme-laque, hydroxyde de potassium, jaune de quinoléine, oxyde de fer noir et propylèneglycol.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES Substance pharmaceutique
Dénomination commune : phénytoïne sodique
Nom chimique : 5,5-diphényl-2,4-imidazolidinedione
Formule moléculaire : C15H11N2NaO2
Masse moléculaire : 274,25 g/mol
Formule développée :
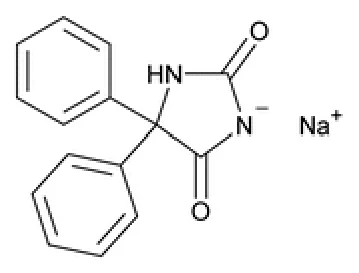
Propriétés physicochimiques : Poudre blanche inodore, quelque peu hygroscopique, et exposée à l’air, elle absorbe graduellement le dioxyde de carbone. Librement soluble dans l’eau, la solution est généralement légèrement trouble en raison de l’hydrolyse partielle et de l’absorption du dioxyde de carbone; soluble dans l’alcool; pratiquement insoluble dans l’éther et dans le chloroforme.
ESSAIS CLINIQUES
Étude menée à jeun :
Une étude de bioéquivalence croisée, à répartition aléatoire, à deux traitements, à deux périodes et à deux séquences portant sur une dose unique de capsules de phénytoïne sodique à libération prolongée dosées à 100 mg de Taro Pharmaceuticals Inc., Canada et de capsules PrDilantinMD (phénytoïne sodique) à libération prolongée dosées 100 mg de Pfizer Canada Inc., a été menée à jeun chez 72 sujets humains adultes en bonne santé; 70 sujets ont été inclus dans l’analyse statistique.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Phénytoïne sodique (1 x 100 mg) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques % | Intervalle de confiance à 90% |
ASCT (ng.h/mL) | 51243,2 54466,3 (38,6) | 50875,8 54352,0 (38,8) | 100,1 | 97,2 à 103,2 |
ASCI (ng.h/mL) | 54073,9 58908,0 (49,1) | 54173,5 59749,4 (51,2) | 99,9 | 96,9 à 103,0 |
Cmax (ng/mL) | 1930,5 1972,4 (20,7) | 1906,6 1954,9 (21,8) | 100,9 | 96,4 à 105,7 |
Tmax§ (h) | 3,5 (92,6) | 3,7 (64,9) | ||
T½§ (h) | 15,8 (40,0) | 16,0 (41,5) | ||
* Capsule de phénytoïne sodique à libération prolongée dosée à 100 mg de Taro Pharmaceuticals Inc., Canada
† Capsule DilantinMD (phénytoïne sodique) à libération prolongée dosée à 100 mg de Pfizer Canada Inc.
§ Exprimé en moyenne arithmétique (% de CV)
Étude menée après un repas :
Une étude de bioéquivalence croisée, à répartition aléatoire, à deux traitements, à deux périodes et à deux séquences portant sur une dose unique de capsules de phénytoïne sodique à libération prolongée dosées à 100 mg de Taro Pharmaceuticals Inc., Canada et de capsules PrDilantinMD (phénytoïne sodique) à libération prolongée dosées 100 mg de Pfizer Canada Inc., a été menée après un repas chez 71 sujets humains adultes en bonne santé; 69 sujets ont été inclus dans l’analyse statistique.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Phénytoïne sodique (1 x 100 mg) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques % | Intervalle de confiance à 90% |
ASCT (ng.h/mL) | 53546,1 56550,1 (36,1) | 53483,6 56185,9 (34,3) | 101,0 | 98,7 à 103,3 |
ASCI (ng.h/mL) | 57696,8 64564,4 (64,6) | 57275,9 62621,6 (53,6) | 101,4 | 98,8 à 104,0 |
Cmax (ng/mL) | 2373,0 2415,9 (19,0) | 2218,9 2256,9 (18,3) | 108,2 | 104,7 à 111,9 |
Tmax§ (h) | 5,9 (27,4) | 6,8 (34,1) | ||
T½§ (h) | 17,1 (69,7) | 16,2 (55,3) | ||
* Capsule de phénytoïne sodique à libération prolongée dosée à 100 mg de Taro Pharmaceuticals Inc., Canada
† Capsule DilantinMD (phénytoïne sodique) à libération prolongée dosée à 100 mg de Pfizer Canada Inc.
§ Exprimé en moyenne arithmétique (% de CV)
RÉFÉRENCES
- 1. Aiges HW, Daum F, Olson M et al. The effects of phenobarbital and diphenylhydantoin on liver function and morphology. J Pediatr 1980;97:22-6.
- 2.
Browne TR, Mattson RH, Penry JK et al. Vigabatrin for refractory complex partial seizures: Multicenter single-blind study with long-term follow-up. Neurology
1987;37(2):184-9.
- 3.
Chung WH et al. Medical genetics: a marker for Steven-Johnson syndrome. Nature 2004
428(6982): p. 486.
- 4.
Delgado-Escueta AV, Treiman DM, Walsh G. The treatable epilepsies. N Engl J Med
1983;308:1508-14, 1576-84.
- 5. Earnest MP, Marx JA, Drury LR. Complications of intravenous phenytoin for acute treatment of seizures. JAMA 1983;249:762-5.
- 6. Gillis RA, McClellan JR, Sauer TS et al. Depression of cardiac sympathetic nerve activity by diphenylhydantoin. J Pharmacol Exp Ther 1971;179:599-610.
- 7. Hassell TM, Gilbert GH. Phenytoin sensitivity of fibroblasts as the basis for susceptibility to gingival enlargement. Am J Pathol 1983;112:218-23.
- 8.
Jones GL, Wimbish GH. Hydantoins In: Antiepileptic Drugs (Frey HH, Janz D, eds.).
Handbook of Experimental Pharmacology, Springer-Verlag, Berlin, 1985;74:351-419.
- 9. Locharernkul et al. Carbamazepine and phenytoin induced Steven-Johnson syndrome is associated with HLA-B* 1502 allele in Thai population. Epilepsia 2008;49 (12):2087-2091.
- 10.
Lonjou C et al. A marker for Steven-Johnson syndrome…: ethnicity matters.
Pharmacogenomics J 2006;6(4): p 265-8.
- 11. MacDonald RL, McLean JM. Cellular basis of barbiturate and phenytoin anticonvulsant drug action. Epilepsia 1982;23 Suppl 1:7-18.
- 12.
Man C et al. Association between HLA-B*1502 Allele and Antiepileptic Drug Induced
Cutaneous Reactions in Han Chinese. Epilepsia 2007;48(5): p. 1015-1018.
- 13.
Melikian AP, Straughn AB, Slywka GWA et al. Bioavailability of 11 phenytoin products.
J Pharmacokinet Biopharm 1977;5:133-46.
- 14. Richens A. Clinical pharmacokinetics of phenytoin. Clin Pharmacokinet 1979;4:153-69.
- 15.
Rimmer EM, Richens A. Interaction between vigabatrin and phenytoin. Br J Clin
Pharmacol 1989;27 (Suppl.):27S-33S.
- 16. Symposium (divers auteurs). Antiepileptic drugs, 2nd ed. Woodbury DM, Penry JK, Pippenger CE, eds., Raven Press, New York 1982.
- 17.
Symposium (divers auteurs). Antiepileptic drugs: Mechanisms of action. Advances in neurology, Vol. 27, Glaser GH, Penry JK, Woodbury DM, eds., Raven Press, New York
1980.
- 18. Symposium (divers auteurs). Epilepsy, pregnancy and the child. Jans D, Dam M, Richens A, Bossi L, Helgo H, Schmidt D, eds., Raven Press, New York 1982.
- 19.
Symposium (divers auteurs). Epilepsy: Diagnosis and management. Browne TR, Feldman
RG, eds., Little, Brown and Co., Boston 1983.
- 20.
Wit AL, Rosen MR, Hoffman BF. Electrophysiology and pharmacology of cardiac arrhythmias. VIII. Cardiac effects of diphenylhydantoin. Am Heart J 1975 Sep;90(3):397-
404.
- 21. Monographie de produit : PrDILANTINMD Warner-Lamber Company LLC Pfizer Canada Inc., licencié, no de contrôle de la présentation 222333, Date de révision : 23 janvier 2019.