


Monographie de produit - Cervidil
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 2 CONTRE-INDICATIONS | Août 2022 |
| 4 POSOLOGIE ET ADMINISTRATION | Août 2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS | Août 2022 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques............................................................................. 5
4.2 Dose recommandée et modification posologique ............................................ 5
4.3 Reconstitution ................................................................................................... 5
4.4 Administration ................................................................................................... 6
4.5 Dose oubliée ...................................................................................................... 8
5 SURDOSAGE .............................................................................................................. 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 9
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
7.1 Populations particulières ................................................................................. 12
7.1.1 Femmes enceintes ........................................................................................... 12
7.1.2 Allaitement ....................................................................................................... 12
7.1.3 Enfants ............................................................................................................. 12
7.1.4 Personnes âgées .............................................................................................. 12
8 EFFETS INDÉSIRABLES .............................................................................................. 12
8.2 Effets indésirables observées dans les essais cliniques .................................. 12
8.3 Effets indésirables peu courants observées au cours des essais cliniques ..... 14
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 15
8.5 Effets indésirables observées après la mise en marché .................................. 15
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 16
9.4 Interactions médicament-médicament ........................................................... 16
9.5 Interactions médicament-aliment ................................................................... 16
9.6 Interactions médicament-plante médicinale .................................................. 16
9.7 Interactions médicament-tests de laboratoire ............................................... 16
10 PHARMACOLOGIE CLINIQUE .................................................................................... 16
10.1 Mode d’action ................................................................................................. 16
10.2 Pharmacodynamie ........................................................................................... 17
10.3 Pharmacocinétique .......................................................................................... 17
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 18
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 18
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 19
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 19
14 ESSAIS CLINIQUES .................................................................................................... 19
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 19
14.2 Résultats de l’étude ......................................................................................... 19
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 20
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 22
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
CERVIDIL® (insertion vaginale de dinoprostone) est indiqué pour :
- L’initiation et/ou la prolongation de la maturation du col chez les patientes arrivées au terme ou près du terme de leur grossesse et pour qui il existe une indication médicale ou obstétricale pour le déclenchement du travail.
1.1 Enfants
Enfants (< 18 ans) :
CERVIDIL n’a pas été étudié chez cette population de patients et son utilisation n’est pas recommandée chez ces patients.
1.2 Personnes âgées
Femmes d’âge gériatrique (> 65 ans) :
CERVIDIL n’a pas été étudié chez cette population de patients et son utilisation n’est pas recommandée chez ces patients.
2 CONTRE-INDICATIONS
CERVIDIL est contre-indiqué dans les cas suivants :
- chez les patientes qui sont hypersensibles à ce médicament, à tout ingrédient de la préparation ou à toute composante du contenant. Pour obtenir une liste complète, voir la rubrique « 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE » de la monographie de produit.
- chez les patientes dont le travail est amorcé.
- lorsqu’on soupçonne une détresse fœtale ou lorsqu’on est certain d’une telle détresse fœtale et que l’accouchement n’est pas imminent.
- chez les patientes présentant un placenta praevia ou des saignements vaginaux inexpliqués pendant le cours de la grossesse actuelle.
- dans les cas où il existe des preuves ou de forts soupçons de disproportion céphalo-pelvienne.
- chez les patientes pour qui les médicaments utérotoniques sont contre-indiqués ou lorsqu’il est possible que la prolongation des contractions utérines soit préjudiciable au bien-être du fœtus ou à l’intégrité de l’utérus (antécédents de césarienne ou de chirurgie utérine majeure) (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
- chez les patientes qui ont déjà subi une chirurgie majeure du col de l’utérus (p. ex., une chirurgie autre que des biopsies et une abrasion cervicale) ou une rupture du col de l’utérus.
- chez les patientes multipares ayant déjà amené 6 grossesses à terme ou plus.
- chez les patientes possédant des antécédents de travail difficile et/ou d’accouchement traumatique.
- chez les patientes présentant une surdistension de l’utérus (grossesse multiple, polyhydramnios).
- dans les cas de présentation fœtale anormale.
- chez les patientes possédant des antécédents d’épilepsie et dont les crises ne sont pas bien contrôlées.
- on ne doit pas utiliser CERVIDIL de façon concomitante avec d’autres médicaments utérotoniques et/ou d’autres agents de déclenchement du travail (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
- on ne doit pas utiliser CERVIDIL lorsque la patiente possède des antécédents ou est actuellement atteinte d’une infection génitale haute, à moins qu’un traitement adéquat n’ait été institué auparavant.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
À n’utiliser qu’en milieu hospitalier seulement :
CERVIDIL ne doit être administré que par du personnel obstétrical qualifié et dans un milieu hospitalier possédant le matériel approprié à la pratique de l’obstétrique.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Après le retrait du système d’administration vaginale, on recommande un intervalle d’au moins 30 minutes avant l’utilisation subséquente de médicaments utérotoniques.
4.2 Dose recommandée et modification posologique
- CERVIDIL est unidose et appliqué en une seule fois. La dose de dinoprostone contenue dans l’insertion vaginale est de 10 mg et sa libération est prévue à la vitesse d’approximativement 0,3 mg/heure pendant une période d’environ 12 heures. On doit retirer CERVIDIL lorsque le travail actif est déclenché, 12 heures après son insertion ou en cas d’effets indésirables tels une hyperstimulation utérine.
4.3 Reconstitution
CERVIDIL ne nécessite aucune reconstitution avant son utilisation.
4.4 Administration
CERVIDIL doit être retiré du congélateur juste avant l’insertion. Aucune décongélation n’est requise avant l’utilisation.
Pour retirer CERVIDIL de l’emballage, déchirez d’abord le papier métallique sur le dessus du sachet. Ne pas utiliser de ciseaux ou d’accessoires tranchants pour couper le papier métallique, car cela pourrait endommager le produit. Utiliser le système de retrait pour extraire délicatement le produit du sachet.
CERVIDIL est une mince plaque polymérique, plate et semi-transparente. Rectangulaire, elle possède des coins arrondis et est contenue à l’intérieur d’un système de récupération fait de polyester maillé.
Insertion
Immédiatement après l’avoir retiré de son emballage de papier métallique, il faut placer CERVIDIL de façon transverse dans le cul-de-sac postérieur du vagin. Il n’est pas nécessaire que l’insertion se fasse dans des conditions stériles. On ne doit pas utiliser CERVIDIL sans son système de retrait. Il n’est pas nécessaire de réchauffer l’insertion vaginale au préalable. On peut utiliser un très faible volume de lubrifiant miscible à l’eau pour faciliter l’insertion de CERVIDIL. On doit s’assurer de ne pas permettre un contact trop grand avec le lubrifiant ou de recouvrir CERVIDIL avec celui-ci, car cela empêcherait le tampon de se gonfler de façon optimale et de libérer la dinoprostone. Les patientes doivent rester couchées sur le dos pendant les 2 heures qui suivent l’insertion, après quoi elles peuvent se lever et marcher. Il est important de surveiller les contractions utérines et l’état du fœtus à intervalles fréquents et réguliers.
Insertion appropriée de CERVIDIL
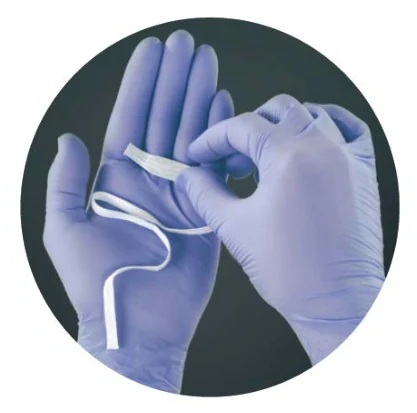
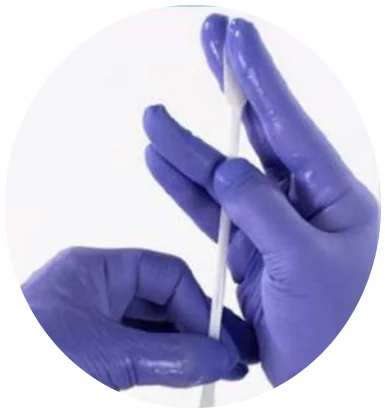
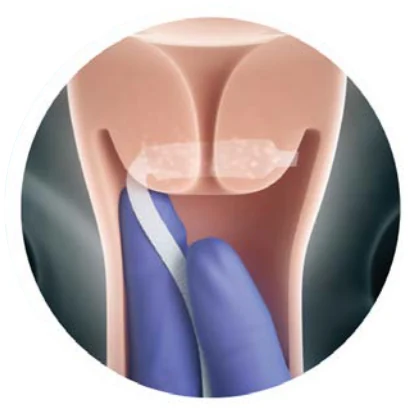
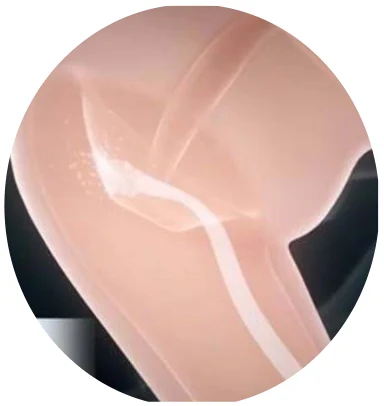
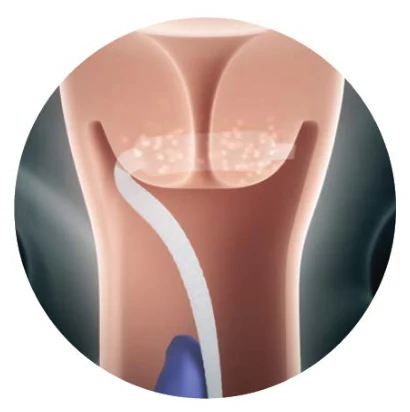
Début
Tenir l’insertion vaginale entre deux doigts, en plaçant d’abord l’extrémité de la plaque à insérer et étendre le ruban.
Préparation
Appliquer une quantité minimale de lubrifiant
miscible à l’eau sur deux doigts (pas sur la plaque elle-même).
Insertion
Placer délicatement vos deux doigts avec l’insertion vaginale dans le vagin.
Positionnement adéquat de l’insertion vaginale
Placer l’insertion vaginale transversalement (comme un boomerang) en
hauteur, dans le cul-de-sac postérieur du vagin.
Mise en place
Replier légèrement le ruban de retrait tout juste à
l’intérieur du vagin, en
laissant une petite partie du ruban à l’extérieur du vagin.
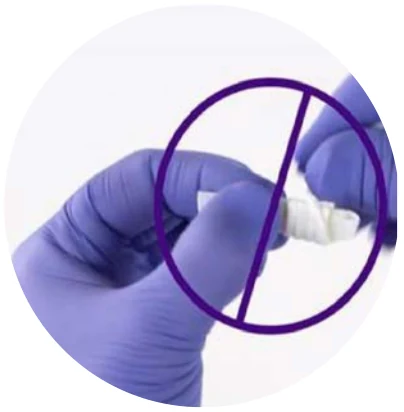
À ne pas faire
Ne pas enrouler le ruban autour de l’insertion vaginale et ne pas le couper de la plaque.
Retrait
Le système de retrait est constitué d’une pochette de polyester maillé faite d’une seule pièce et d’un ruban servant au retrait. Il permet de facilement et sûrement retirer le tampon lorsque la patiente a suffisamment reçu de PGE2 ou qu’il devient nécessaire d’arrêter l’administration du médicament pour des raisons reliées à l’accouchement.
CERVIDIL peut être retiré rapidement et facilement en tirant doucement sur le ruban de retrait. Lors du retrait du produit du vagin, le système d’administration vaginale aura gonflé jusqu’à deux à trois fois sa taille initiale et sera souple.
Après le retrait du produit de la patiente, assurez-vous que l’ensemble du produit (système d’administration vaginale et système de retrait) a été retiré du vagin.
Il est nécessaire de retirer le système d’administration vaginale pour mettre fin à l’administration du médicament lorsque la maturation du col est jugée complète ou pour l’une des raisons énumérées ci-dessous.
- 1.
Début du travail. Aux fins du déclenchement du travail avec CERVIDIL, le début du travail est défini comme la présence de contractions utérines douloureuses régulières survenant toutes les trois minutes, indépendamment de toute modification du col de l’utérus. Il y a deux points importants à noter :
(i) Une fois que des contractions régulières et douloureuses ont été établies avec
CERVIDIL, elles ne diminueront pas en fréquence ou en intensité tant que CERVIDIL restera in situ, car la dinoprostone est en cours d’administration. (ii) Les patientes, en particulier les femmes multigestes, peuvent éprouver des contractions douloureuses régulières sans changement apparent du col de l’utérus. L’effacement et la dilatation du col de l’utérus peuvent ne pas se produire tant que l’activité utérine n’est pas établie. Pour cette raison, une fois que l’activité utérine douloureuse régulière est établie avec CERVIDIL in situ, le système d’administration vaginale doit être retiré, peu importe l’état cervical, pour éviter le risque d’hyperstimulation utérine.
- 2. Rupture spontanée des membranes ou amniotomie.
- 3. Tout signe d’hyperstimulation utérine ou de contractions utérines hypertoniques.
- 4. Signes de détresse fœtale.
- 5. Signes d’effets indésirables systémiques de la dinoprostone chez la mère tels que nausées, vomissements, hypotension ou tachycardie.
- 6. Au moins 30 minutes avant de commencer une perfusion intraveineuse de médicaments utérotoniques.
4.5 Dose oubliée
Sans objet. CERVIDIL ne doit être utilisé qu’une seule fois.
5 SURDOSAGE
Le surdosage se manifeste habituellement par de l’hyperstimulation utérine qui peut être accompagnée de détresse fœtale et qui répond au retrait de l’insertion vaginale. Les autres mesures de traitement doivent s’adapter à la symptomatologie puisque jusqu’ici, l’expérience clinique sur l’utilisation des antagonistes des prostaglandines est insuffisante.
On doit envisager l’utilisation d’agents bêta-adrénergiques si on constate une augmentation indésirable de l’activité utérine.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
CERVIDIL est présenté dans une boîte contenant une insertion vaginale retenue dans un système de retrait et emballé dans un contenant de papier métallique (aluminium/polyéthylène).
Chaque insertion vaginale contient 10 mg de dinoprostone. L’insertion vaginale et son système de retrait, ils sont non toxiques et lorsqu’ils sont placés dans un milieu humide, ils absorbent l’eau, se gonflent et libèrent de la dinoprostone.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
L’état du col de l’utérus doit être évalué avec soin avant l’utilisation de PROPESS/CERVIDIL. Après l’insertion, l’activité utérine et l’état du fœtus doivent être surveillés attentivement et régulièrement par un professionnel de la santé qualifié. En cas de signes de complications maternelles ou fœtales ou en cas d’effets indésirables, le système d’administration vaginale doit être retiré du vagin.
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/concentra | ||||
| tion/composition | ||||
| Vaginale | Insertion / 10 mg de dinoprostone | Insertion : plaque de polymère réticulé de polyéthylène oxyde / uréthane Système de retrait : fil de polyester | ||
Puisque les prostaglandines potentialisent les effets des médicaments utérotoniques, on doit retirer CERVIDIL avant de commencer à administrer des utérotoniques et on doit surveiller de près l’activité utérine de la patiente pour déceler la présence d’hyperstimulation utérine. Si on constate la présence d’hyperstimulation utérine ou si le travail est amorcé, on doit retirer l’insertion vaginale. On doit également retirer CERVIDIL avant de pratiquer une amniotomie. On doit retirer l’insertion vaginale si la patiente présente des symptômes ou des signes de réactions systémiques indésirables imputables à l’administration du PGE2 comme de la nausée, des vomissements, de l’hypotension ou de la tachycardie.
Nous n’avons que peu de données cliniques sur l’utilisation de CERVIDIL® chez les patientes dont les membranes sont rompues. On doit donc faire preuve de prudence lorsqu’on utilise CERVIDIL® chez ces patientes. Comme la libération de la dinoprostone contenue dans l’insertion vaginale peut être affectée en présence de liquide amniotique, on doit porter une attention particulière à l’activité utérine et à l’état du fœtus.
On doit faire preuve de prudence lorsqu’on administre CERVIDIL pour favoriser la maturation du col chez les patientes possédant des antécédents d’hypertonicité utérine, de glaucome, ou d’asthme pendant l’enfance, même si la patiente n’a pas subi de crise asthmatique pendant sa vie adulte. Cette mise en garde s’applique également aux patientes qui ont subi des saignements génitaux d’origine inconnue au cours de leur grossesse actuelle.
CERVIDIL doit être utilisé avec prudence en cas de grossesse multiple. Aucune étude sur la grossesse multiple n’a été réalisée.
CERVIDIL doit être utilisé avec prudence lorsque la femme a eu plus de trois accouchements à terme. Aucune étude n’a été menée chez les femmes ayant eu plus de trois accouchements à terme.
Une deuxième dose de CERVIDIL n’est pas recommandée, car les effets d’une deuxième dose n’ont pas été étudiés.
L’utilisation du produit chez les patientes atteintes de maladies pouvant modifier le métabolisme ou l’excrétion de la dinoprostone, comme une maladie pulmonaire, hépatique ou rénale, n’a pas fait l’objet d’études spécifiques. L’utilisation du produit chez ces patientes n’est pas recommandée.
Les femmes de 35 ans et plus (et les femmes plus jeunes également, à l’occasion), les femmes ayant subi des complications pendant leur grossesse et les femmes dont l’âge gestationnel excède 40 semaines possèdent un risque accru de subir un épisode de coagulation intravasculaire disséminée (CID). Il est possible que ces facteurs augmentent le risque de coagulation intravasculaire disséminée chez les femmes dont le travail est déclenché par des moyens pharmacologiques (voir 8 EFFETS INDÉSIRABLES). On doit donc utiliser la dinoprostone avec prudence chez ces femmes. Le médecin doit, dans la phase post-partum immédiate, surveiller attentivement l’apparition de signes précoces d’une CID (la fibrinolyse, par exemple).
On doit surveiller de près l’activité utérine, l’état du fœtus et le progrès de la dilatation du col et de l’effacement à chaque fois qu’on utilise une insertion vaginale de dinoprostone. Tout signe clinique d’hyperstimulation utérine, de contractions utérines soutenues, de détresse fœtale ou d’autres réactions indésirables chez le fœtus ou la mère devrait amener le médecin traitant à envisager le retrait de l’insertion vaginale. On doit se rappeler la possibilité d’une rupture utérine et/ou d’une lacération du col utérin lorsqu’on est en présence de contractions hypertoniques et soutenues du myomètre.
Une rupture utérine a été signalée en association avec l’utilisation de CERVIDIL, principalement chez les patientes présentant des contre-indications (voir la section 2 CONTRE-INDICATIONS). Par conséquent, CERVIDIL ne doit pas être administré aux patientes ayant des antécédents de césarienne ou de chirurgie utérine, étant donné le risque potentiel de rupture utérine et de complications obstétriques associées.
Si les contractions utérines sont prolongées ou excessives, il est possible qu’une hypertonie utérine ou une rupture utérine se produise. Le système d’administration vaginale doit être retiré immédiatement.
La relation céphalo-pelvienne doit être évaluée précisément avant d’utiliser CERVIDIL. Le traitement prolongé des nouveau-nés avec la prostaglandine E1 peut induire une prolifération osseuse. Il n’existe pas de données suggérant que l’administration à court terme de prostaglandine E2 puisse provoquer de tels effets sur les os.
On doit administrer ce médicament avec prudence aux patientes atteintes de maladies rénales et/ou hépatiques importantes et accompagnées d’aberrations métaboliques.
Comme c’est le cas avec d’autres méthodes de déclenchement du travail, le professionnel de la santé qualifié doit garder à l’esprit que l’utilisation de la dinoprostone peut entraîner un décollement accidentel du placenta et, dans de rares cas, une embolisation subséquente du tissu antigénique causant le syndrome anaphylactoïde de la grossesse (embolie amniotique).
Cancérogenèse et mutagenèse
On n’a pas mené d’études à long terme sur le pouvoir carcinogène de CERVIDIL (insertion vaginale de dinoprostone) ni sur la modification de la fertilité qui pourrait être induite par ce médicament. Les différentes études (analyse de la synthèse d’ADN non programmée, le test du micronoyau et le test d’Ames) qui ont été effectuées pour étudier le pouvoir mutagénique de la prostaglandine E2 n’ont permis de découvrir aucune preuve d’un tel pouvoir.
Surveillance et tests de laboratoire
Après l’insertion vaginale, la patiente devrait rester couchée sur le dos pendant 2 heures et on devrait l’évaluer pour déceler tout signe d’hyperstimulation utérine ou tout changement de sa tension artérielle ou de son pouls tout comme pour tout changement du rythme cardiaque du fœtus.
Si l’un ou l’autre de ces manifestations se produit, on doit envisager le retrait de CERVIDIL.
7.1 Populations particulières
7.1.1 Femmes enceintes
Certaines études menées sur des animaux indiquent qu’il se peut que les prostaglandines soient tératogènes. On s’attend à ce que, cliniquement, on ne retrouve pas cet effet puisque CERVIDIL (insertion vaginale de dinoprostone), lorsqu’on l’utilise conformément aux indications, n’est administré qu’après la période d’organogénèse. Toute dose de médicament capable de produire une augmentation du tonus utérin de façon prolongée serait susceptible d’être préjudiciable à l’embryon ou au fœtus.
7.1.2 Allaitement
L’utilisation de CERVIDIL n’est pas indiquée pendant les premiers stades ou les autres stades de la grossesse ni pendant la lactation.
7.1.3 Enfants
Enfants (< 18 ans) : CERVIDIL n’a pas été étudié chez cette population de patients et son utilisation n’est pas recommandée chez ces patients.
7.1.4 Personnes âgées
Femmes d’âge gériatrique (> 65 ans) : CERVIDIL n’a pas été étudié chez cette population de patients et son utilisation n’est pas recommandée chez ces patients.
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observées dans les essais cliniques
Études contrôlées et étude 101-801
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
CERVIDIL est bien toléré.
On a signalé les réactions suivantes, au cours d’essais contrôlés par placebo menés auprès de 658 femmes, dont 320 ont reçu un traitement actif (218 sans système de retrait, 102 avec un système de retrait) (voir le tableau 1).
Études Miso-Obs
Les effets indésirables les plus fréquemment signalés pendant les essais cliniques sur l’efficacité du comparateur actif et contrôlés par placebo (N = 1 116) étaient les « troubles liés au rythme cardiaque fœtal » (6,9 %), les « contractions utérines anormales » (6,2 %) et les « anomalies du travail affectant le fœtus » (2,6 %).
Tableau 1 – Ensemble des effets indésirables liés au médicament (études contrôlées et étude 101-801)
| Études contrôlées1 | Étude 101-8012 | ||||||||||||
| Traitement | Placebo | Traitement | Placebo | ||||||||||
| actif | actif | ||||||||||||
| Hyperstimulation utérine accompagnée de détresse fœtale | 2,8 % | 0,3 % | 2,9 % | 0 % | |||||||||
| Hyperstimulation utérine non accompagnée de détresse fœtale | 4,7 % | 0 % | 2,0 % | 0 % | |||||||||
| Détresse fœtale sans hyperstimulation utérine | 3,8 % | 1,2 % | 2,9 % | 1,0 % | |||||||||
| N | 320 | 338 | 102 | 104 | |||||||||
| 1 Études contrôlées (avec et sans système de retrait) 2 Étude contrôlée (avec système de retrait) | |||||||||||||
On a noté chez moins de 1 % des patientes qui ont reçu CERVIDIL, de la fièvre, nausées, vomissements, de la diarrhée et des douleurs abdominales liées au médicament.
Le tableau ci-dessous présente les effets indésirables répartis par classes de systèmes d’organes (System Organ Classes, SOC) et leur fréquence :
Tableau 2 – Fréquence des effets indésirables signalés (études Miso-Obs)
| Classe de systèmes d’organes | Courant (de ≥ 1/100 à < 1/10) | Peu courant (de ≥ 1/1 000 à < 1/100) |
| Troubles du système immunitaire | ||
| Troubles du système nerveux | Céphalée | |
| Troubles cardiaques | Troubles liés au rythme cardiaque fœtal1* | |
| Troubles vasculaires | Hypotension | |
| Troubles du système respiratoire, thoracique et | Affections liées à la détresse respiratoire du nouveau-né |
| Classe de systèmes d’organes | Courant (de ≥ 1/100 à < 1/10) | Peu courant (de ≥ 1/1 000 à < 1/100) |
| médiastinaux | ||
| Troubles hépatobiliaires | Hyperbilirubinémie néonatale | |
| Troubles cutanés et des tissus sous-cutanés | Prurit | |
| Troubles de la grossesse, de la puerpéralité et troubles périnataux | Anomalies du travail affectant le fœtus2* Contractions utérines anormales, tachysystolie utérine, hyperstimulation utérine, hypertonie utérine3* Présence de méconium dans le liquide amniotique | Hémorragie post-partum, séparation prématurée du placenta Indice d’Apgar faible Travail arrêté Chorioamniotite Atonie utérine |
| Troubles généraux et anomalies au site d’administration | Troubles fébriles | |
| Blessure, empoisonnement et complications liées aux procédures | ||
1* Dans le cadre d’études cliniques, on a signalé des « anomalies du rythme cardiaque fœtal », une « bradycardie fœtale », une « tachycardie fœtale », une « absence inexpliquée de variabilité normale », une « diminution du rythme cardiaque fœtal », une « décélération du rythme cardiaque fœtal », des « décélérations précoces ou tardives », des « décélérations variées », des « décélérations prolongées ». 2* Le terme « anomalies du travail affectant le fœtus » utilisé pour désigner le syndrome d’hyperstimulation a été signalé dans le cadre d’études cliniques comme une « tachysystolie utérine » associée à des « décélérations tardives », une « bradycardie fœtale » ou des « décélérations prolongées ». 3* Des cas de mort fœtale, de mortinaissance et de mort néonatale ont été signalés après l’application de la dinoprostone, surtout après la survenue d’événements graves tels que la rupture utérine (voir les sections 2 CONTRE-INDICATIONS, 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS). | ||
8.3 Effets indésirables peu courants observées au cours des essais cliniques
On a rapporté une augmentation du risque de coagulation intravasculaire disséminée de la période post-partum chez les patientes dont le travail avait été déclenché par des moyens pharmacologiques, soit par la dinoprostone ou l’ocytocine. Il semble toutefois que la fréquence de cette réaction indésirable soit rare (<1 par 1 000 grossesses).
On a signalé de très rares cas de réactions anaphylactiques lors de l’utilisation de dinoprostone.
Au cours de l’étude 101-801 (utilisant le système de retrait), tous les cas d’hyperstimulation ont été neutralisés 2 à 13 minutes après le retrait du produit. L’utilisation de produits tocolytiques s’est avérée nécessaire dans l’un des cinq cas.
Dans les cas où on a signalé de la détresse fœtale, lorsqu’on a considéré comme préférable le retrait du produit, on a constaté le retour au rythme cardiaque normal et aucune séquelle pour les nouveau-nés.
Les indices Apgar à cinq minutes ont été de 7 ou plus pour 98,2 % (646/658) des nouveau-nés dont la mère avait participé à l’une ou l’autre des études contrôlées par placebo portant sur l’administration de CERVIDIL. Une étude de suivi pédiatrique menée pendant trois ans auprès de 121 enfants dont la mère avait reçu le PGE2 n’a pas démontré de différence significative entre l’examen physique et l’évaluation psychomotrice de ces enfants et les résultats obtenus par un groupe témoin.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Aucune information n’est disponible.
8.5 Effets indésirables observées après la mise en marché
Les effets indésirables observés après la mise en marché à une fréquence inconnue sont énumérés ci-dessous selon la classe de systèmes d’organes, suivie des effets indésirables.
Troubles du système immunitaire : hypersensibilité
Troubles gastro-intestinaux : douleur abdominale, nausées, vomissements, diarrhée
Troubles de la grossesse, de la puerpéralité et troubles périnataux : syndrome anaphylactoïde de la grossesse, syndrome de détresse fœtale*
Troubles du système reproducteur et des seins : œdème génital
Blessure, empoisonnement et complications liées aux procédures : rupture utérine
* Le « syndrome de détresse fœtale » a également été signalé comme une « acidose fœtale », un « CTG pathologique », des « anomalies du rythme cardiaque fœtal », une « hypoxie intra-utérine » ou une « asphyxie menaçante ». Le terme lui-même n’est pas spécifique, a une faible valeur prédictive positive et est souvent associé à un nourrisson en bonne santé à la naissance.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Il est possible que CERVIDIL augmente l’activité des agents ocytociques et leur utilisation concomitante n’est pas recommandée. Après le retrait de l’insertion vaginale de dinoprostone, on recommande un intervalle d’au moins 30 minutes avant l’utilisation subséquente d’ocytocine. Aucune autre interaction médicamenteuse n’a été identifiée.
La prise de médicaments contenant des anti-inflammatoires non stéroïdiens, y compris l’acide acétylsalicylique, doit être interrompue avant l’administration de la dinoprostone.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La dinoprostone (PGE2) est une biomolécule d’origine naturelle. On la retrouve en faibles concentrations dans la plupart des tissus de l’organisme et elle agit comme une hormone locale. Comme toutes les hormones locales, elle est très rapidement métabolisée dans les tissus de synthèse. L’étape limitante de son inactivation est contrôlée par l’enzyme 15-hydroxyprostaglandine déshydrogénase (PGDH). Toute quantité de PGE2 qui échappe à la désactivation locale est rapidement éliminée, dans une proportion de 95 %, lors de son premier passage dans la circulation pulmonaire.
Pendant la grossesse, la PGE2 est sécrétée de façon continue par les membranes fœtales et le placenta et elle joue un rôle important dans les derniers événements menant au commencement du travail. On sait que la PGE2 stimule la production de PGF2α qui, à son tour, sensibilise le myomètre à l’ocytocine, que cette dernière soit endogène ou administrée de façon exogène. Bien que la PGE2 soit capable de déclencher les contractions utérines et qu’il soit possible qu’elle interagisse avec l’ocytocine pour augmenter la contractilité utérine, les données scientifiques indiquent que, dans les concentrations retrouvées dans les stades précoces du travail, la PGE2 joue un rôle important dans la maturation du col utérin sans affecter les contractions utérines. Cette distinction sert de base à l’établissement d’une différenciation entre deux processus séparés, la maturation du col et le déclenchement du travail, qui lui, nécessite habituellement l’utilisation de l’ocytocine.
La PGE2 joue un rôle important dans l’ensemble complexe des altérations biochimiques et structurelles qui entrent en jeu dans la maturation du col. La maturation cervicale nécessite une relaxation importante des fibres musculaires lisses du col utérin qui doit se transformer, d’une structure rigide, en une configuration molle, élastique et dilatée pour permettre le passage du fœtus dans le canal génital. Ce processus requiert l’activation de la collagénase, l’enzyme responsable de la digestion d’une partie du réseau de fibres collagènes structurelles du col de l’utérus. Cette activation est associée à une augmentation concomitante de la quantité de glycosaminoglycanes hydrophiles et de la concentration d’acide hyaluronique et d’une réduction dans le dermatane-sulfate. Le non-développement, par le col utérin, de ces changements physiologiques normaux (que l’on évalue habituellement par la méthode décrite par Bishop) avant le déclenchement des contractions efficaces, se traduit par un résultat défavorable, quant à la réussite d’un accouchement vaginal et possiblement, par une atteinte à la santé du fœtus. On estime que, dans environ 5 % des grossesses, le col utérin ne connaît pas une maturation normale. Dans un autre 10 % à 11 % des grossesses, il est nécessaire, avant la maturation du col utérin, de déclencher le travail pour des motifs médicaux ou obstétricaux.
10.2 Pharmacodynamie
La prostaglandine E2 (PGE2) est un composé d’origine naturelle que l’on retrouve en faibles concentrations dans la plupart des tissus de l’organisme. Elle agit comme une hormone locale.
La prostaglandine E2 joue un rôle important dans l’ensemble complexe d’altérations biochimiques et structurelles qui entrent en jeu dans la maturation du col. La maturation cervicale nécessite une relaxation importante des fibres musculaires lisses du col utérin qui doit se transformer, d’une structure rigide, en une organisation molle, élastique et dilatée pour permettre le passage du fœtus dans le canal génital. Ce processus requiert l’activation de la collagénase, l’enzyme responsable de la dégradation du collagène.
L’administration locale de la dinoprostone au col utérin provoque la maturation cervicale qui amène conséquemment la succession des événements qui complètent le travail.
10.3 Pharmacocinétique
La PGE2 est rapidement métabolisée, surtout dans le tissu de synthèse.
Aucune corrélation n’a pu être établie entre la libération de PGE2 et les concentrations plasmatiques de sa métabolite, PGEm. Il a été impossible de déterminer les contributions relatives des PGE2 libérées de façon endogène et exogène aux niveaux plasmatiques de PGEm.
Le réservoir de 10 mg de dinoprostone sert à permettre une libération soutenue, contrôlée et constante de ce produit. Le taux de libération est d’environ 0,3 mg par heure pendant une période de 12 heures chez les femmes dont les membranes sont intactes tandis que la libération est plus rapide et plus variable chez les femmes ayant subi une rupture prématurée des membranes. CERVIDIL libère la dinoprostone de façon continue aux tissus cervicaux à un taux permettant que la maturation progresse jusqu’à son achèvement, et il est facile de retirer la source de dinoprostone lorsque le clinicien décide que la maturation est complétée ou que le travail est déclenché, et qu’il n’est ainsi plus nécessaire d’administrer la dinoprostone.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conservez au congélateur entre -20 °C et -10 °C.
Conservez dans le contenant d’origine afin de le protéger de l’humidité. Aucune décongélation n’est requise avant l’utilisation.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
CERVIDIL doit être retiré du congélateur juste avant l’insertion.
On doit se défaire de tous les produits médicaux non utilisés et des déchets conformément aux règlements locaux.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Dinoprostone
Nom chimique :
(1) Acide Prosta-5,13-dien-1-oique, 11,15-dihydroxy-9-oxo-,(5Z,11α,13E,-15S)-
(2) (E,Z)-(1R,2R,3R)-7-[3-Hydroxy-2-[(3S)-(3-hydroxy-1-octenyl)]-5-oxocyclopentyl]-5- acide heptenoic
(3) Prostaglandine E2
Formule moléculaire et masse moléculaire : C20H32O5 et 352,47
Formule de structure :
Propriétés physicochimiques :
La dinoprostone se présente sous la forme d’une poudre cristalline de couleur blanche à blanc cassé. Elle possède un point de fusion allant de 65 ° à 68 °C. La dinoprostone est librement soluble dans l’éthanol, le chlorure de méthylène, l’acétate d’éthyle et le chloroforme, et très légèrement soluble dans le n-hexane. À 25 °C, sa solubilité dans l’eau est de 1,05 mg/mL.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Les sujets cliniques étaient des femmes primipares et multipares.
14.2 Résultats de l’étude
La réussite du traitement au cours de trois études à double insu et contrôlées par placebo a été définie comme une augmentation de la cotation de Bishop à 12 heures de ≥ 3, un accouchement vaginal dans les 12 heures ou une cotation de Bishop à 12 heures de ≥ 6. Au total, 603 patientes qualifiées (283 patientes recevant le médicament actif, 320 patientes recevant le placebo) ont démontré des taux de réussite de 69,4 % et 71,7 %, pour les patientes 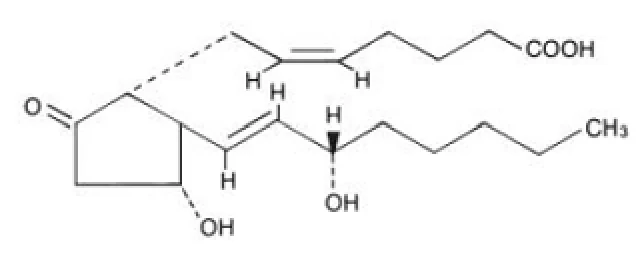 primipares et les patientes multipares, respectivement, comparativement à 29,7 % pour les deux groupes recevant le placebo.
Parmi les 658 patientes évaluables pour l’innocuité dans les essais à double insu (320 patientes recevant le médicament actif, 338 patientes recevant le placebo), 9 patientes (2,8 %) ayant reçu l’insertion vaginale active ont présenté une tachysystolie associée à une détresse fœtale, tandis que 15 patientes (4,7 %) ont présenté une hyperstimulation sans détresse fœtale. Le retrait de l’insertion vaginale a permis de soulager la symptomatologie et aucun événement indésirable néonatal n’a été signalé.
16 TOXICOLOGIE NON CLINIQUE
Des études de toxicologie ont été menées sur le PGE2, sur le polymère hydrogel et sur le système de retrait de l’insertion vaginale.
Il y a peu de renseignements reliés de façon précise à la toxicité du PGE2, à cause de l’inactivation rapide de ce produit dans l’organisme. Une étude faite en utilisant des embryons de poulets et des poussins récemment éclos a démontré qu’il n’y a pas de létalité discernable après l’administration de doses de PGE2 allant de 10-5 à 10 -8M à des embryons et à des doses proportionnellement plus grandes pour les poussins.
Aucun signe de toxicité n’a été démontré lors de l’utilisation du polymère hydrogel au cours d’une étude de cytotoxicité faite sur des cultures de fibroblastes de souris ou lors de tests d’implantation intramusculaire faits sur des lapins. On a mené des études sur la toxicité diététique et orale du polymère hydrogel en l’administrant pendant 10 à 36 jours à des rats et des chiens et aucun signe de toxicité n’a été démontré.
Les tests in vitro de synthèse d’ADN non programmée qui ont été menés sur des hépatocytes primaires de rats ont démontré que le PGE2 ne faisait preuve d’aucun signe de pouvoir mutagène à des doses allant jusqu’à 5 000 mcg/mL.
On a démontré que l’administration par voie sous-cutanée, à des souris femelles, de doses de PGE2 allant jusqu’à 50 mcg/kg/jour, pendant les jours 11 à 17 de la grossesse a eu un effet masculinisant sur l’appareil génital des fœtus femelles. Les résultats de cette étude et ceux d’une étude in vitro connexe au cours de laquelle on a utilisé des cultures de cellules appartenant à l’appareil génital femelle suggèrent que le PGE2 joue un rôle dans la différentiation masculine qui dépend de la présence d’androgènes.
On a évalué le système de retrait de l’insertion vaginale qui est composé d’un tissu de polyester appelé Dacron T56, tout comme le tissu lui-même, par des tests de cytotoxicité in vitro, des tests de toxicité systémique effectués sur des souris, des tests d’implantation intramusculaire faits sur des souris, des tests d’hémolyse, des tests de potentiel pyrogène, des tests de réactivité intra-cutanée effectués sur des lapins, des tests d’irritation cutanée sur les cochons d’Inde et des tests d’irritation vaginale effectués sur des lapines. Aucun signe de toxicité n’a été signalé au cours de ces études.
Les résultats d’un test in vitro utilisant le Staphylococcus aureus permettent de prédire qu’il n’existe aucune association entre l’utilisation de l’insertion d’hydrogel et le syndrome du choc toxique.