


Monographie de produit - Crinone
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS | XX/2022 |
|---|---|
| 8.2 Effets indésirables observés dans les essais cliniques | XX/2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNEL DE LA SANTÉ........................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Pédiatrie ................................................................................................................... 4
1.2 Gériatrie ................................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ............................................. 5
4.4 Administration ......................................................................................................... 5
4.5 Dose oubliée ............................................................................................................ 5
5 SURDOSAGE .............................................................................................................. 5
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ...... 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 6
7.1 Populations particulières ......................................................................................... 7
7.1.1 Femmes enceintes ............................................................................................. 7
7.1.2 Femmes qui allaitent ......................................................................................... 7
7.1.3 Enfants et adolescents ....................................................................................... 8
7.1.4 Personnes âgées ................................................................................................ 8
8 EFFETS INDÉSIRABLES ................................................................................................ 8
8.1 Aperçu des effets indésirables ................................................................................. 8
8.2 Effets indésirables observés au cours des études cliniques .................................... 8
8.5 Effets indésirables observés après la commercialisation ........................................ 9
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 9
9.4 Interactions médicament-médicament ................................................................... 9
9.5 Interactions médicament-aliment ........................................................................... 9
9.6 Interactions médicament-plante médicinale .......................................................... 9
9.7 Interactions médicament-examens de laboratoire ................................................. 9
10 PHARMACOLOGIE CLINIQUE .................................................................................... 10
10.1 Mode d’action .................................................................................................. 10
10.2 Pharmacodynamie ........................................................................................... 10
10.3 Pharmacocinétique .......................................................................................... 10
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 12
PARTIE II : INFORMATION SCIENTIFIQUE ............................................................................. 13
13 INFORMATION PHARMACEUTIQUE.......................................................................... 13
14 ESSAIS CLINIQUES .................................................................................................... 13
15 MICROBIOLOGIE ...................................................................................................... 14
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 15
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S ................................................................... 17
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
CRINONE (gel de progestérone) 8 % est indiqué pour :
le soutien de la phase lutéale dans les cycles induits tels que les cycles de fécondation in vitro (FIV), y compris chez les femmes appelées à recevoir un don d’ovocytes.
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; l’innocuité et l’efficacité chez les jeunes filles qui n’ont pas encore eu leurs premières règles n’ont pas été démontrées. Puisque CRINONE est indiqué chez les femmes après l’apparition des premières règles, son utilisation chez les enfants ne s’applique pas.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
CRINONE (gel de progestérone) ne doit pas être utilisé dans les cas suivants :
- saignements vaginaux n’ayant pas fait l’objet d’un diagnostic;
- dysfonctionnement hépatique ou maladie du foie;
- cancer du sein ou des organes génitaux, connu ou soupçonné;
- néoplasie progestérone-dépendante, connue ou soupçonnée;
- sensibilité connue à CRINONE (progestérone ou l’un des excipients);
- rétention fœtale;
- thrombophlébite, troubles thromboemboliques, apoplexie cérébrale ou antécédents de ces affections;
- porphyrie aiguë.
CRINONE est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Une application de CRINONE 8 % (90 mg de progestérone) tous les jours, à partir du jour du transfert. Dans certains cas, la dose peut être augmentée en la faisant passer à deux applications de CRINONE 8 % par jour. En cas de grossesse, le traitement doit être maintenu pendant 10 à 12 semaines.
4.2 Posologie recommandée et ajustement posologique
À partir du jour du transfert de l’embryon, une application de 1,125 g de gel vaginal CRINONE 8 % (90 mg de progestérone) doit être effectuée par voie intravaginale une ou deux fois par jour. La majorité des femmes réagiront à la dose de 90 mg administrée une fois par jour. Cependant, certaines peuvent avoir besoin d’une dose de 90 mg administrée deux fois par jour. En cas de grossesse, le traitement peut être maintenu pendant 10 à 12 semaines.
4.4 Administration
CRINONE doit être appliqué directement dans le vagin à l’aide de l’applicateur spécialement conçu à cette fin. CRINONE recouvre la muqueuse du vagin afin d’y libérer de la progestérone de façon soutenue.
Chaque applicateur contient une quantité légèrement plus élevée de gel que la quantité prescrite puisqu’une infime partie du produit a tendance à adhérer aux parois de l’applicateur. Il est donc normal qu’une petite quantité de gel demeure dans l’applicateur.
Chaque applicateur contient 1,45 g de gel vaginal et est conçu de façon à donner, avec chaque administration, une quantité exacte établie de gel (1,125 g). Toute quantité restante de gel dans l’applicateur doit être jetée.
Chaque applicateur doit servir à une seule application.
4.5 Dose oubliée
Si vous oubliez une application de CRINONE lors d’un jour de traitement normal, procédez à l’application le jour suivant, puis reprenez votre horaire habituel. Il ne faut pas administrer de doubles doses pour compenser l’oubli d’une dose.
5 SURDOSAGE
Il n’y a pas eu de cas de surdosage rapporté avec CRINONE (gel de progestérone). Un surdosage aigu est improbable avec ce produit en raison de l’absorption de progestérone liée à la concentration et cinétiquement limitante de l’épithélium vaginal et des caractéristiques de libération contrôlée de la préparation. En cas de surdosage, cependant, il faudra arrêter le traitement avec CRINONE et instaurer un traitement symptomatique et des mesures de soutien.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
CRINONE (gel de progestérone) est un gel vaginal bioadhésif contenant de la progestérone micronisée dispersée dans une émulsion. Le véhicule est une émulsion huile-dans-eau contenant un polymère insoluble qui gonfle en présence d’eau, le polycarbophile. Physiquement, CRINONE a l’apparence d’un gel lisse, blanc à blanchâtre, contenu dans des applicateurs à usage unique, spécialement conçus pour l’administration vaginale.
CRINONE (gel de progestérone) se présente sous la forme suivante :
90 mg de progestérone (gel à 8 %) contenu dans un applicateur vaginal monobloc en polyéthylène blanc, à usage unique, jetable, muni d’un embout détachable. Chaque applicateur contient 1,45 g de gel et donne 1,125 g de gel à l’application.
Les applicateurs sont conditionnés dans des boîtes de 6 ou 18 applicateurs.
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
7 MISES EN GARDE ET PRÉCAUTIONS
Le médecin doit être attentif aux manifestations précoces de troubles thrombotiques (thrombophlébite, troubles cérébrovasculaires, embolie pulmonaire et thrombose rétinienne). En présence de ces manifestations ou lorsqu’elles sont soupçonnées, le traitement doit être immédiatement interrompu. Les patientes présentant des facteurs de risque de troubles thrombotiques doivent faire l’objet d’une surveillance étroite.
Le traitement doit être interrompu si les résultats des examens de la fonction hépatique deviennent anormaux ou si un ictère cholostatique apparaît.
La progestérone et les progestatifs ont été utilisés en prévention des fausses couches chez les femmes présentant des antécédents d’avortements spontanés récurrents. Cet effet n’a pas été démontré pour cette indication.
Comme tous les médicaments d’ordonnance, ce médicament doit être gardé hors de la portée des enfants.
Généralités
Un examen physique avant traitement doit être effectué, comprenant un examen des seins et des organes pelviens, ainsi qu’un test de Papanicolaou.
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Vaginale | Gel de progestérone, 90 mg (8 %) | Acide sorbique, carbomer 974P, eau purifiée, glycérides d’huile de palme hydrogénée, glycérol, hydroxyde de sodium, paraffine liquide légère, polycarbophile. |
Étant donné que les progestatifs peuvent provoquer une certaine rétention de liquide, les affections pouvant être influencées par ce facteur (notamment épilepsie, migraine, asthme, trouble cardiaque ou rénal) requièrent une attention particulière.
Le pathologiste doit être informé du traitement à base de progestérone lorsque des échantillons lui sont transmis.
En cas de métrorragie, comme dans tous les cas de saignement vaginal irrégulier, il convient de tenir compte des causes non fonctionnelles. En cas de saignement vaginal non diagnostiqué, des mesures de diagnostic appropriées doivent être mises en œuvre.
Les patientes qui présentent des antécédents de dépression doivent faire l’objet d’une étroite surveillance et il faut cesser la médication si la dépression réapparaît à un degré grave.
Une diminution de la tolérance au glucose a été observée chez un petit nombre de patientes recevant un traitement œstroprogestatif. Le mécanisme lié à cette diminution n’est pas connu. Ainsi, les patientes diabétiques doivent faire l’objet d’une étroite surveillance pendant le traitement avec un progestatif.
Santé reproductive : Potentiel des femmes et des hommes
7.1 Populations particulières
7.1.1 Femmes enceintes
En cas de carence en corps jaune, CRINONE peut être utilisé au cours du premier trimestre de grossesse.
- CRINONE a été utilisé avec succès dans le soutien de l’implantation embryonnaire et pour le maintien de la grossesse dans le cadre de traitements associés à une technique de reproduction assistée (TRA). Chez cinquante patientes ayant reçu un don d’ovocytes lors d’une procédure de transfert, des grossesses cliniques ont été observées chez 48 % des patientes prenant CRINONE. Une femme a subi un avortement thérapeutique à 19 semaines de grossesse pour malformation congénitale. Toutes les autres ont donné naissance à des nouveau-nés normaux. CRINONE a été utilisé pour le soutien de la phase lutéale chez des patientes soumises à des procédures de FIV. Dans une étude clinique, 139 patientes ont utilisé CRINONE (90 mg) une fois par jour à partir du jour du transfert de l’embryon jusqu’au jour 30 après le transfert. Les taux de réussite de la FIV pour les grossesses au jour 90 (26 % des transferts) et les naissances (23 % des transferts) sont semblables aux taux de réussite observés dans des études sur la FIV de plus grande envergure. Sur les 47 nouveau-nés, un souffrait d’un tératome associé à une fente palatine et un autre, d’un syndrome de détresse respiratoire. Quarante-quatre nouveau-nés étaient normaux et un nouveau-né a été perdu de vue au cours du suivi. Le taux de malformation ainsi établi est semblable à celui qui est signalé dans la documentation médicale pour les grossesses issues de procédures de FIV ou pour les grossesses normales.
7.1.2 Femmes qui allaitent
CRINONE ne doit pas être utilisé pendant l’allaitement. Bien que CRINONE soit administré par voie vaginale, des quantités détectables d’autres progestérones administrées par voie orale ont été repérées dans le lait des mères recevant de la progestérone. Les effets possibles de la progestérone sur l’enfant allaité n’ont pas été déterminés.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; l’innocuité et l’efficacité chez les jeunes filles qui n’ont pas encore eu leurs premières règles n’ont pas été démontrées. Puisque CRINONE est indiqué chez les femmes après l’apparition des premières règles, son utilisation chez les enfants ne s’applique pas.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
CRINONE est généralement bien toléré. Dans le cadre d’études cliniques, les événements indésirables suivants ont été signalés en lien avec le traitement par CRINONE. La plupart des événements indésirables observés dans le cadre d’études cliniques se confondent avec les symptômes qui se présentent souvent en début de grossesse.
Événements indésirables courants (≥ 1/100 à < 1/10) :
- Infections et infestations : candidose génitale, infection des voies urinaires
- Troubles du système immunitaire : hypersensibilité
- Troubles du système nerveux : céphalées, migraine, étourdissements, somnolence
- Troubles gastro-intestinaux : douleur abdominale, constipation, diarrhée, nausées, vomissements, distension abdominale
- Troubles psychiatriques : dépression, troubles de la mémoire, agressivité, nervosité
- Troubles rénaux et urinaires : énurésie, cystite
- Troubles de l’appareil génital et des seins : diminution de la libido, sensibilité mammaire, douleur mammaire, dyspareunie, prurit génital, sécheresse vulvo-vaginale, pertes vaginales
- Troubles musculosquelettiques et des tissus conjonctifs : spasmes musculaires, arthralgie
- Troubles généraux et affections au site d’administration : fatigue, douleur
- Troubles de la peau et des tissus sous-cutanés : prurit, éruption cutanée, trouble cutané, urticaire
Sur le plan qualitatif, les effets indésirables associés à CRINONE sont identiques à ceux que l’on retrouve dans la documentation médicale en lien avec la progestérone naturelle, mais leur fréquence semble inférieure. La plupart des événements indésirables sont d’intensité légère et de nature transitoire. Ils se résorbent souvent après une exposition continue à CRINONE.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament.
Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les renseignements sur les effets indésirables présentés ci-dessous sont fondés sur les données d’innocuité recueillies lors de trois essais cliniques : COL-1620/F01, COL1620-007US et EMR200113_001. Dans l’ensemble de ces trois études, 345 sujets ont été exposés à la progestérone/CrinoneMD.
Troubles de l’appareil génital et des seins : sensibilité des seins
8.5 Effets indésirables observés après la commercialisation
La fréquence des effets indésirables signalés dans le cadre de la surveillance post-commercialisation est inconnue puisqu’elle ne peut être estimée de manière fiable à partir des données disponibles.
Troubles du système immunitaire : réactions d’hypersensibilité se manifestant généralement par une éruption cutanée
Troubles de l’appareil génital et des seins : saignements en dehors des règles (petite perte sanglante), irritation vaginale et autres réactions d’intensité légère au site d’administration
9 INTERACTIONS MÉDICAMENTEUSES
Bien qu’aucune interaction médicamenteuse n’ait été rapportée, CRINONE ne doit pas être utilisé de concert avec d’autres préparations vaginales locales. Si un autre traitement doit être administré par voie vaginale en concomitance, il convient de respecter un intervalle minimal de 6 heures avant ou après l’application de CRINONE.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La progestérone est un stéroïde naturel sécrété par l’ovaire, le placenta et les glandes suprarénales. En présence d’œstrogène, la progestérone transforme l’endomètre prolifératif en endomètre sécrétoire. La progestérone joue un rôle capital dans le développement du tissu décidual, et l’effet de la progestérone sur la différenciation de l’épithélium glandulaire et du stroma a fait l’objet d’études approfondies. La progestérone est nécessaire pour accroître la réceptivité de l’endomètre à l’implantation de l’embryon. Une fois l’embryon implanté, la progestérone agit en maintenant la grossesse. Des réponses endométriales normales ou presque normales à des traitements avec estradiol par voie orale et progestérone par voie intramusculaire ont été observées chez des femmes dans la soixantaine fonctionnellement agonadiques. L’administration de progestérone diminue le taux circulatoire de gonadotrophines.
La libération de progestérone par CRINONE 8 % a été étudiée in vitro.
Les résultats indiquent qu’environ 65 % de la progestérone est libérée par le gel en l’espace de 24 heures, 87 % en 48 heures et 96 % en 72 heures.
10.2 Pharmacodynamie
Dans les études de pharmacodynamie clinique, l’administration vaginale de CRINONE à raison de 45 mg, 90 mg ou 180 mg de progestérone tous les deux jours, pour un total de 6 ou 7 administrations, a conduit à une concentration plasmatique de progestérone moyenne à l’état d’équilibre de 1 à 4 ng/mL. CRINONE était administré dans ces études du jour 15 au jour 25 d’un cycle substitutif. Malgré des concentrations plasmatiques de progestérone relativement faibles, CRINONE a induit une transformation sécrétoire de l’endomètre chez 35 des 36 femmes participant à ces études. L’apparente incohérence entre les faibles concentrations plasmatiques de progestérone et les effets endométriaux importants observés dans ces études indique un passage préférentiel de la progestérone administrée par voie vaginale ou un « effet de premier passage utérin ».
10.3 Pharmacocinétique
Le profil pharmacocinétique de CRINONE à 90 mg administré deux fois par jour pendant 12 jours a été étudié chez dix femmes en bonne santé post-ménopausées œstrogénisées. Le pic moyen de concentration sérique obtenu a été de 14,6 ng/mL quatre heures après l’administration. La concentration moyenne à l’état d’équilibre a été de 11,6 ng/mL. L’état d’équilibre a été atteint au cours des 24 premières heures après le début du traitement. À l’état d’équilibre, le devenir de la progestérone administrée par CRINONE indique des mécanismes cinétiques de libération et d’absorption d’ordre zéro.
La biodisponibilité de la progestérone contenue dans CRINONE a été déterminée dans le cas de l’administration de progestérone par voie orale et vaginale. Dans une étude en groupes parallèles, 18 femmes en bonne santé, post-ménopausées et œstrogénisées ont reçu des doses uniques de CRINONE 8 % (90 mg de progestérone) administré par voie vaginale, de progestérone en capsule dosée à 100 mg administrée par voie orale ou de progestérone en capsule dosée à 100 mg administrée par voie vaginale. Après l’administration de CRINONE 8 %, l’aire sous la courbe (ASC) moyenne de la concentration plasmatique était de 157,83 ng≅h/mL, indiquant une biodisponibilité relative semblable à celle de la capsule vaginale (247,41 ng≅h/mL) et plus de 20 fois supérieure à celle de la capsule orale (6,74 ng≅h/mL). Ces données laissent supposer que lorsque la progestérone est administrée par voie orale, jusqu’à 95 % de la dose est éliminée par métabolisme de premier passage hépatique. Les concentrations plasmatiques moyennes après l’administration des capsules orales de progestérone et l’administration vaginale de CRINONE sont de 1,04 et 3,49 ng/mL, 2 heures après la dose (Cmax des capsules orales), et de 0 et 8,15 ng/mL, 8 heures après la dose (Cmax de CRINONE), respectivement. La variabilité de la biodisponibilité est inférieure avec CRINONE comparativement aux capsules administrées par voie vaginale, ce qui indique une administration plus uniforme de la progestérone.
Absorption
Le profil pharmacocinétique de CRINONE est limité davantage par la vitesse d’absorption que par la vitesse d’élimination. Grâce aux propriétés bioadhésives et de libération prolongée de CRINONE, l’absorption de progestérone est prolongée, la demi-vie d’absorption variant de 25 à 50 heures approximativement et la demi-vie d’élimination variant entre 5 et 20 minutes.
Distribution
Il existe une apparente distribution préférentielle de la progestérone vers l’endomètre après l’administration vaginale. Après sept jours d’administration de progestérone micronisée par voie vaginale à des femmes présentant une insuffisance ovarienne, les taux de progestérone plasmatiques et dans le tissu endométrial sont approximativement équivalents. Cependant, après l’injection intramusculaire de progestérone dans de l’huile, les taux plasmatiques sont environ 50 fois plus élevés que les taux dans le tissu endométrial. Aucun écart significatif n’a été observé entre les deux groupes de traitement pour ce qui est de l’épaisseur de l’endomètre, du modèle échographique, de l’état sécrétoire ou de la présence de récepteurs d’œstrogènes et de progestérone.
Métabolisme
Le métabolite urinaire principal de la progestérone orale est le 5β-prégnane-3α,20α-diol glucuronide présent dans le plasma exclusivement sous forme conjuguée. Les autres métabolites plasmatiques sont le 5β-prégnane-3α-ol-20-one (5β-prégnénolone) et le 5α-prégnane-3α-ol-20-one (5α-prégnénolone) pouvant être associés à la sédation et à l’hypnose. Après l’administration vaginale, les concentrations plasmatiques de ces deux métabolites sont nettement inférieures à celles qui sont obtenues après l’administration orale.
Élimination
La progestérone est éliminée par les voies biliaire et rénale. Après une injection de progestérone marquée, 50 à 60 % des métabolites de la progestérone sont excrétés par le rein, et approximativement 10 % par la bile et les selles, seconde voie d’excrétion principale. La récupération du produit marqué représente, dans l’ensemble, 70 % de la dose administrée, le reste de la dose n’étant pas caractérisé en matière d’élimination. Seule une petite quantité de progestérone inchangée est excrétée dans la bile.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
CRINONE doit être conservé à la température ambiante (15 à 25 °C) et ne doit pas être exposé à des températures extrêmes, chaudes ou froides. Comme pour tout médicament, les applicateurs de gel doivent être conservés hors de la portée des enfants.
Ne pas utiliser CRINONE après la date d’expiration imprimée sur la boîte.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique : 1,125 g de gel vaginal contenant 90 mg de progestérone
Nom propre : progestérone
Nom chimique : pregn-4-ene-3,20-dione
Formule de structure :
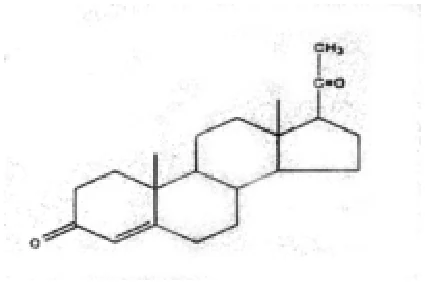
Formule moléculaire : C21H30O2
Masse moléculaire : 314,47
Caractéristiques physiques : poudre blanche à blanchâtre
Solubilité : insoluble dans l’eau, modérément soluble dans l’acétone, un gramme se dissout dans 8 mL d’éthanol
Point de fusion entre : 126 °C et 131 °C
14 ESSAIS CLINIQUES
L’inscription de CRINONE 8 % pour l’indication du soutien de la phase lutéale dans les cycles induits tels que les cycles de FIV et chez les femmes appelées à recevoir un don d’ovocytes est appuyée par les résultats de trois études parrainées par des entreprises. Deux d’entre elles étaient des études contrôlées à répartition aléatoire comparant l’application de CRINONE 8 % une ou deux fois par jour à l’administration de progestérone par voie intramusculaire ou orale. La troisième était une étude ouverte comprenant un seul groupe. Les trois études ont atteint leur critère d’efficacité prédéfini et ont démontré une innocuité acceptable. La description de chaque étude est présentée ci-dessous.
Dans le cadre d’une étude ouverte unicentrique (COL1620-007US), 90 femmes (âgées de 28 à 47 ans) qui présentaient une insuffisance ovarienne partielle ou prématurée et qui étaient candidates à un transfert d’ovocytes dans le cadre d’une intervention associée à une technique de reproduction assistée (TRA) ont été réparties de façon aléatoire pour utiliser soit CRINONE 8 % deux fois par jour (n = 64) soit de la progestérone à 100 mg par voie intramusculaire une fois par jour (n = 26). L’étude a été divisée en trois phases (pilote, transfert d’ovules et traitement). La première phase de l’étude consistait en un cycle pilote visant à confirmer que l’administration d’estradiol et de progestérone préparerait adéquatement l’endomètre à recevoir les ovules d’une donneuse. La deuxième phase était le cycle de transfert d’ovules. Les participantes présentant une fonction ovarienne partielle ont également été soumises à un cycle pilote préalable et à un cycle préparatoire pour le transfert d’ovules au cours desquels elles ont reçu uniquement de l’acétate de leuprolide dans le but de supprimer leur fonction ovarienne restante. Le cycle préalable au cycle pilote, le cycle pilote, le cycle préparatoire pour le transfert d’ovules et le cycle de transfert d’ovules ont chacun duré environ 34 jours. La troisième phase de l’étude consistait en une période de traitement de 10 semaines.
Cinquante-sept femmes ont reçu au moins une dose de CRINONE 8 %. La population évaluable sur le plan de l’efficacité comprenait tous les sujets qui avaient reçu des ovules d’une donneuse et à qui on avait administré le médicament à l’étude au moment du transfert d’embryons (n = 50 dans le groupe CRINONE). La présence d’hCG a été détectée chez 27 femmes (54 %) qui ont utilisé CRINONE 8 % au moment du transfert des ovules de la donneuse. Une grossesse clinique, évaluée par échographie à 10 semaines, a été observée chez 24 femmes (48 %) de ces femmes, et 15 (30 %) d’entre elles étaient toujours enceintes après 24 semaines. Parmi les 9 autres femmes, 7 ont subi un avortement spontané et 2, une interruption volontaire de grossesse.
Au cours d’une deuxième étude (COL1620-F01), CRINONE 8 % a été utilisé pour le soutien de la phase lutéale de femmes atteintes de stérilité tubaire ou d’infertilité idiopathique en raison d’une endométriose malgré des cycles ovulatoires normaux, et qui étaient soumises à des cycles de FIV. Toutes les femmes ont reçu un analogue de la GnRH pour supprimer la progestérone endogène, les gonadotrophines ménopausiques humaines et l’hormone choriogonadotrope. Dans cette étude ouverte multicentrique, 139 femmes (âgées de 22 à 38 ans) ont utilisé CRINONE 8 % une fois par jour à partir de 24 heures après le transfert des embryons et jusqu’au jour 30 après le transfert. Une grossesse clinique évaluée au jour 90 après le transfert a été observée chez 37 (27 %) femmes, et 3 (2 %) femmes ont subi un avortement spontané.
Dans le cadre d’une troisième étude ouverte comptant un seul groupe (EMR200113-001), l’efficacité et l’innocuité du gel de progestérone vaginal CRINONE 8 % une fois par jour ont été évaluées pour une utilisation pour le soutien de la phase lutéale dans les cycles de FIV et de transfert d’embryons chez des femmes japonaises. Au total, 178 femmes ont participé à l’étude, dont 149 qui ont utilisé au moins une dose de CRINONE 8 % et 121 qui ont terminé l’essai. Les femmes ont été soumises à une stimulation ovarienne contrôlée selon la pratique habituelle du centre avec un analogue de la GnRH (agoniste ou antagoniste), en association avec une préparation contenant une hormone folliculostimulante (FSH). Les participantes ont utilisé CRINONE 8 % une fois par jour à compter du jour du prélèvement ovocytaire et jusqu’à 12 semaines. Le taux de grossesses cliniques par transfert d’embryons était de 28,5 % dans la population en intention de traiter (IT) et de 27,8 % dans la population selon le protocole et s’est avéré non inférieur à celui du groupe témoin historique qui était de 24,3 %. Le taux de grossesses biochimiques par transfert d’embryons était de 7,3 % dans la population en IT et de 7,8 % dans la population selon le protocole.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Les études toxicologiques non cliniques qui ont été réalisées comprennent deux études de toxicité aiguë, cinq études de tolérance locale et une étude d’antigénicité. Puisque la progestérone, l’ingrédient actif de CRINONE (gel de progestérone), est une hormone naturelle largement utilisée chez les femmes, les études animales visant à évaluer la toxicité de la progestérone n’ont pas été répétées. Les études de toxicité de CRINONE portent principalement sur la toxicité spécifique et la tolérance locale.
Toxicité aiguë par voie orale (dose unique)
- CRINONE a été administré à des souris CD-1 mâles et femelles à des doses de 500, 2 500, 4 000 et 5 000 mg/kg, et les animaux ont été observés pendant une période maximale de 14 jours. La DL50 estimée pour les deux sexes combinés est supérieure à 5 000 mg/kg.
- CRINONE a été administré à des rats Sprague-Dawley mâles et femelles à des doses de 500, 2 500 et 5 000 mg/kg, et les animaux ont été observés pendant une période maximale de 14 jours. La DL50 estimée pour les deux sexes combinés est supérieure à 5 000 mg/kg.
Tolérance locale (dose unique)
- CRINONE (0,1 mL) a été instillé dans l’œil droit de lapins néo-zélandais blancs mâles et femelles. Les animaux ont été observés pendant une période maximale de 72 heures. Il a été déterminé que CRINONE est un irritant oculaire de classe IV (effets minimes disparaissant en moins de 24 heures).
- CRINONE (0,5 mL) a été appliqué sur des zones de peau saine de lapins néo-zélandais blancs mâles et femelles, puis retiré après quatre heures. L’observation des zones exposées pendant une période maximale de 72 heures a permis de déterminer que CRINONE n’est pas un irritant dermique.
Tolérance vaginale (aiguë et subaiguë)
Dans deux études distinctes, des doses de CRINONE (2,0 mL) ou de solution saline à 0,9 % (2,0 mL) ont été appliquées deux fois par jour pendant cinq jours consécutifs sur la moitié supérieure du tractus vaginal de lapines néo-zélandaises blanches. Les animaux ont été sacrifiés 24 heures après l’administration de la dernière dose, puis les vagins ont été examinés pour évaluer les changements histopathologiques. Des atteintes vaginales sévères (rupture des parois et abrasion de la muqueuse) ont été observées dans les deux groupes de traitement dans le cadre de la première étude, mais ces effets ont été considérés comme des atteintes mécaniques attribuables à la procédure posologique. Dans la seconde étude, l’examen histopathologique a révélé une irritation vaginale minimale à légère chez les animaux ayant reçu CRINONE ou la solution saline à 0,9 %. L’ampleur de l’irritation vaginale a été considérée comme acceptable dans les conditions du test.
Des doses de CRINONE (2,0 mL) ou de solution saline à 0,9 % (2,0 mL) ont été appliquées deux fois par jour pendant 14 jours consécutifs sur la moitié supérieure du tractus vaginal de lapines néo-zélandaises blanches. Des témoins exposés de façon fictive ont également été inclus dans cette étude. Les animaux ont été sacrifiés 48 heures après l’administration de la dernière dose de CRINONE ou de solution saline, puis les vagins ont été examinés pour évaluer les changements histopathologiques. Une irritation minimale a été observée chez cinq des six témoins exposés de façon fictive, chez quatre des six témoins ayant reçu la solution saline et chez deux des six lapines ayant reçu CRINONE. Le risque d’irritation vaginale associé à CRINONE a été considéré comme acceptable dans les conditions du test.
Toxicité antigénique
Des doses de CRINONE, de solution saline à 0,9 % ou d’une solution de 1-chloro-2,4-dinitrobenzène (DNCB) à 0,1 % ont été injectées par voie intradermique à des cobayes Hartley mâles et femelles. Une semaine plus tard, les animaux ont reçu une nouvelle induction par injection des trois produits aux mêmes sites que précédemment. Quatorze jours après la dernière période d’induction, les animaux ont été soumis à un test de provocation sur des sites intacts. Ce test de provocation a été répété avec CRINONE. Il n’a pas été établi que CRINONE causait une sensibilisation dermique.
Ces résultats ont permis d’établir l’innocuité de CRINONE après ingestion orale unique; ils ont également permis de déterminer qu’il ne cause pas d’irritation dermique ni vaginale et qu’il entraîne uniquement une irritation oculaire minimale et transitoire chez les animaux de laboratoire. La dose testée dans les études portant sur l’irritation vaginale est équivalente à approximativement 80 fois la dose de 90 mg/jour utilisée chez l’humain.