


Monographie de produit - Utrogestan
1. Indications
UTROGESTAN (progestérone) est indiqué pour :
le soutien de la phase lutéale pendant les cycles de fécondation in vitro (FIV).
1.1. Pédiatrie
Pédiatrie (moins de 18 ans) : Ce médicament n’est pas destiné à un usage pédiatrique et aucune donnée clinique n’a été recueillie chez l’enfant.
1.2. Gériatrie
Gériatrie (plus de 65 ans) : Aucune donnée clinique n’a été recueillie chez les patients âgés de plus de 65 ans.
2. Contre-indications
UTROGESTAN ne doit pas être utilisé chez les personnes présentant l’une des conditions suivantes :
- hypersensibilité à la progestérone, à la lécithine de soja, à la gélatine ou à tout autre ingrédient de la formulation, y compris tout ingrédient non médicinal, ou à un composant du contenant Pour obtenir une liste complète, voir la section 6. Formes posologiques, dosages, composition et emballage dans la monographie du produit;
- fausse couche spontanée ou grossesse extra-utérine connue;
- dysfonctionnement ou maladie hépatique grave;
- cancer du sein ou des voies génitales connu ou suspecté;
- thromboembolie artérielle ou veineuse active, thrombophlébite grave ou maladie cérébrovasculaire, ou antécédents de ces événements;
- porphyrie;
- saignement vaginal non diagnostiqué.
4. Posologie et administration
4.2. Dose recommandée et ajustement posologique
La posologie recommandée est de 600 mg/jour en prises fractionnées, à partir du jour du transfert d’embryon jusqu’à au moins la 7e semaine de grossesse et au plus tard jusqu’à la 12e semaine de grossesse.
4.4. Administration
Le mode d’administration est vaginal. Chaque capsule souple d’UTROGESTAN doit être insérée profondément dans le vagin.
4.5. Dose oubliée
Si une patiente oublie une dose, elle doit être informée qu’elle doit la prendre dès qu’elle s’en souvient. Il faut également informer la patiente de ne pas dépasser sa dose quotidienne et de ne pas doubler la dose.
5. Surdose
Les symptômes d’un surdosage peuvent inclure une somnolence, des étourdissements, une euphorie ou une dysménorrhée, qui ont été observés principalement après une administration orale et dans une bien moindre mesure après une administration vaginale.
Le traitement du surdosage consiste en la réduction de la dose ou en l’arrêt des capsulesvaginales souples de progestérone et en une observation ainsi qu’en la mise en place de soins symptomatiques et de soutien appropriés.
Pour obtenir les renseignements les plus récents sur la gestion d’une surdose présumée de médicament, communiquez avec votre centre antipoison régional ou le numéro sans frais de Santé Canada, le 1-844 POISON-X (1-844-764-7669).
6. Formes posologiques, dosages, composition et emballage
Tableau 1 – Formes posologiques, concentrations et composition
Description
Les capsules souples de 200 mg d’UTROGESTAN sont des capsules de gélatine ovoïdes, souples, légèrement jaunes.
UTROGESTAN est fourni en plaquettes thermoformées contenant chacune 7 capsules souples. Chaque boîte contient 3 plaquettes, ce qui correspond à 21 capsules souples par boîte.
7. Avertissements et précautions
Général
- Avant de commencer le traitement, la patiente et son partenaire doivent être évalués par un médecin pour détecter les causes d’infertilité.
- Un examen physique prétraitement doit inclure une attention particulière aux seins, aux organes pelviens ainsi qu’au frottis de Papanicolaou.
- Un examen médical complet doit être effectué régulièrement pendant le traitement. • Dans tous les cas de saignements vaginaux irréguliers, des mesures diagnostiques adéquates doivent être prises.
- La progestérone peut provoquer une rétention d’eau et les conditions qui pourraient être influencées par cela (par exemple, l’épilepsie, la migraine, l’asthme, le dysfonctionnement cardiaque ou rénal) nécessitent une surveillance attentive.
- Le pathologiste doit être informé du traitement à la progestérone lorsque des échantillons pertinents sont soumis.
L’utilisation d’UTROGESTAN avec d’autres produits vaginaux (comme des produits antifongiques)
n’est pas recommandée, car cela peut altérer la libération et l’absorption de la progestérone par l’insert vaginal (voir la section 9.4 Interactions médicamenteuses).
| Voie | Forme | Ingrédients non médicinaux | ||||
| d’administration | posologique/force/composition | |||||
| vaginal | Capsule souple / 200 mg / progestérone micronisée | gélatine, glycérol, eau purifiée, lécithine de soja, huile de tournesol, dioxyde de titane | ||||
- L’utilisation de stéroïdes sexuels peut également augmenter le risque de lésions vasculaires rétiniennes. Pour prévenir ces dernières complications, la prudence est de mise chez les utilisatrices de plus de 35 ans, chez les fumeuses et chez les personnes présentant des facteurs de risque d’athérosclérose. L’utilisation doit être interrompue en cas d’événements ischémiques transitoires, d’apparition soudaine de maux de tête sévères ou de troubles de la vision liés à un œdème papillaire ou à une hémorragie rétinienne.
- UTROGESTAN (progestérone) ne convient pas comme contraceptif et ne constitue pas un traitement en cas d’accouchement prématuré imminent. Il ne doit être utilisé que conformément aux indications d’utilisation. Voir la section 1 Indications.
- L’utilisation de progestérone doit être interrompue si une grossesse non viable (fausse couche) ou une grossesse extra-utérine est diagnostiquée.
Chaque capsule souple de 200 mg de progestérone contient 2 mg de lécithine de soja et peut provoquer des réactions d’hypersensibilité (choc urticarien et anaphylactique chez les patients hypersensibles) (voir la section 2 Contre-indications). Comme il existe une relation possible entre l’allergie au soja et l’allergie à l’arachide, les patients allergiques à l’arachide doivent éviter d’utiliser les capsules souples de progestérone.
Les capsules souples de progestérone contiennent de l’huile hautement raffinée, pour laquelle l’incidence d’hypersensibilité est très rare chez les adultes.
Cardiovasculaire
Le médecin doit être attentif aux premiers signes d'infarctus du myocarde, de troubles cérébrovasculaires, de thromboembolie artérielle ou veineuse (thromboembolie veineuse ou embolie pulmonaire), de thrombophlébite ou de thrombose rétinienne. L’administration d’UTROGESTAN doit être interrompue si l'un de ces symptômes est suspecté.
Endocrinologie et métabolisme
Une diminution de la tolérance au glucose a été observée chez certains patients prenant des médicaments combinant œstrogène et progestatif. Le mécanisme de cela est inconnu. Les patients diabétiques doivent être étroitement surveillés pendant leur traitement à la progestérone.
Hépatique/biliaire/pancréatique
Utilisation prudente chez les patients présentant un dysfonctionnement hépatique léger à modéré.
Psychiatrique
Les patients ayant des antécédents de dépression doivent être surveillés de près. L’administration d’UTROGESTAN doit être interrompue si les symptômes s’aggravent.
7.1. Populations particulières
7.1.1. Grossesse
Pendant la grossesse, UTROGESTAN ne doit être utilisé que pendant les trois premiers mois. UTROGESTAN n’est pas un traitement contre le travail prématuré. La prescription de progestérone au-delà du premier trimestre de la grossesse peut révéler une cholestase gravidique. La progestérone traverse le placenta. Aucune association n’a été trouvée entre l’utilisation maternelle de progestérone en début de grossesse et les malformations fœtales. Les données sur le risque d’effets fœtaux liés à une exposition à des stades ultérieurs de la grossesse sont limitées.
7.1.2. Allaitement
UTROGESTAN n’est pas indiqué pendant l’allaitement. Des quantités détectables de progestérone pénètrent dans le lait maternel. La progestérone est excrétée dans le lait humain à un tel point que les effets sur les nouveau-nés / les nourrissons allaités sont probables.
7.1.3. Enfants et adolescents
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, Santé Canada n’a pas autorisé d’indication pour une utilisation pédiatrique.
7.1.4. Personnes âgées
Gériatrie (> 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, Santé Canada n’a pas autorisé d’indication pour une utilisation gériatrique.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Une intolérance locale (brûlure, prurit ou écoulement graisseux) a été observée au cours des différents essais cliniques et rapportée dans la littérature, mais les incidences étaient extrêmement faibles. La plupart des effets indésirables locaux sont de nature bénigne.
Aucun effet secondaire systémique, notamment de somnolence ou de vertiges (observés avec la forme orale), n’a été rapporté au cours des études cliniques avec les capsules vaginales souples de progestérone aux dosages recommandés.
Les effets indésirables énumérés ci-dessous sont basés sur des données post-commercialisation et des essais cliniques.
Troubles gastro-intestinaux
Distension abdominale (y compris inconfort); douleur abdominale (y compris douleur abdominale supérieure et inférieure); nausées; constipation; diarrhée; vomissements.
Troubles généraux et anomalies au site d’administration
Fatigue; œdème (y compris gonflement périphérique); sensation de brûlure.
Infections et infestations
Infection mycosique vulvo-vaginale.
Troubles du métabolisme et de la nutrition
Rétention d’eau; fluctuation de poids.
Troubles musculosquelettiques et du tissu conjonctif
Douleurs au dos; spasmes musculaires.
Troubles du système nerveux
Vertiges; maux de tête; somnolence; migraine.
Troubles psychiatriques
Insomnie; dépression; nervosité.
Troubles rénaux et urinaires
Dysurie.
Troubles de l’appareil reproducteur et des seins
Inconfort mammaire (y compris douleur, gonflement, inconfort et sensibilité); pertes vaginales; hémorragie vaginale; inconfort vulvo-vaginale; cycle menstruel anormal.
Affections de la peau et du tissu sous-cutané
Prurit; éruption cutanée (y compris éruption érythémateuse et prurigineuse); acné; alopécie; eczéma; érythème; urticaire.
Effets indésirables courants
Les effets indésirables courants connus après une exposition vaginale comprennent l’insomnie, les étourdissements, les maux de tête, la somnolence, la distension abdominale, les douleurs abdominales, les nausées, le prurit, les éruptions cutanées, l’inconfort mammaire, les pertes vaginales, les hémorragies vaginales et la fatigue.
8.2. Effets indésirables des essais cliniques
Les essais cliniques sont menés dans des conditions très précises. Par conséquent, les fréquences des effets indésirables observés dans les essais cliniques peuvent ne pas refléter les fréquences observées dans la pratique clinique et ne doivent pas être comparées aux fréquences rapportées dans les essais cliniques d’un autre médicament.
Dans le cadre d’un essai clinique comparatif, randomisé, contrôlé et ouvert, on a recruté 430 femmes subissant une FIV qui ont été traitées soit avec 200 mg d’UTROGESTAN trois fois par jour (n = 218), soit avec du gel de progestérone 8 % deux fois par jour (n = 212) du transfert d’embryon à 12 semaines de grossesse. Une patiente (0,5 %) du groupe UTROGESTAN a abandonné l’essai en raison d’un événement indésirable (frottis cervical suspect), et une patiente a abandonné l’essai en raison d’une intolérance locale (0,5 %). Dans le groupe gel de progestérone 8 %, cinq patientes au total ont arrêté le traitement en raison d’une intolérance locale (3/5), de démangeaisons sévères (1/5) et d’un syndrome d’hyperstimulation ovarienne (1/5).
Au total, 21 patientes (9,7 %) du groupe UTROGESTAN et 21 patientes (9,9 %) du groupe gel de progestérone ont signalé des événements indésirables.
Les événements indésirables survenant à une fréquence supérieure ou égale à 1 % dans l’essai clinique sont présentés dans le tableau 2.
Tableau 2 : Événements indésirables survenus chez ≥ 1 % des patientes, dans les deux groupes de traitement1, dans le cadre d’un essai clinique comparatif, randomisé, contrôlé et ouvert
| Classe de systèmes d’organes/terme privilégié | UTROGESTAN | Gel de progestérone 8 % | ||||
| n = 28 | n = 212 | |||||
| (%) | (%) | |||||
| Digestif | ||||||
| Nausées ou vomissements | 1 | 0 | ||||
| Classe de systèmes d’organes/terme privilégié | UTROGESTAN | Gel de progestérone 8 % | ||||
| n = 28 | n = 212 | |||||
| (%) | (%) | |||||
| Génito-urinaire | ||||||
| Syndrome d’hyperstimulation ovarienne | 3 | 4 | ||||
| Fonction sexuelle/reproduction | ||||||
| Microrragie ou saignements vaginaux | 1 | 1 | ||||
| Pertes vaginales | 0 | 3 | ||||
| Peau | ||||||
| Irritation locale | 0 | 2 | ||||
1 Administration vaginale de chaque traitement : du soir du transfert d’embryon jusqu’à la 12e semaine de grossesse
La tolérance locale a également été évaluée au moyen d’entretiens avec la patiente et d’examens gynécologiques à 4, 8 et 12 semaines de grossesse. Dans le groupe UTROGESTAN, un total de 28 réactions locales ont été rapportées (érythème [14], brûlure [6], pertes vaginales [5] et démangeaisons [3]) chez 15 patientes (6,9 %). Dans le groupe gel de progestérone 8 %, il y a eu un total de 31 réactions locales (érythème [16], brûlures [6], pertes vaginales [2] et démangeaisons [7]) chez 15 patientes (7,1 %). Les réactions locales dans les deux groupes étaient légères dans la majorité des cas.
Dans une étude clinique au cours de laquelle 24 sujettes saines ont reçu une administration vaginale unique de 200 mg d’UTROGESTAN, les effets indésirables les plus fréquemment rapportés étaient la fatigue (54 %), les maux de tête (17 %) et les nausées (12,5 %).
8.2.1. Effets indésirables des essais cliniques : pédiatrie
Il n’existe pas d’utilisation pertinente d’UTROGESTAN chez les femmes de moins de 18 ans.
8.5. Effets indésirables observés après la commercialisation
Les effets indésirables courants suivants ont été identifiés lors de l’utilisation post-approbation d’UTROGESTAN administré par voie vaginale.
Troubles gastro-intestinaux : nausées, douleurs/distensions abdominales
Troubles du système nerveux : étourdissements, maux de tête, somnolence
Troubles psychiatriques : insomnie
Affections de la peau et du tissu sous-cutané : prurit, éruption cutanée
Troubles de l’appareil reproducteur et des seins : inconfort mammaire, pertes vaginales/hémorragies
Troubles généraux et anomalies au site d’administration : fatigue
9. Interactions médicamenteuses
9.3. Interactions médicament-comportement
L’interaction d’UTROGESTAN avec les risques comportementaux individuels (par exemple, le tabagisme, la consommation de cannabis ou la consommation d’alcool) n’a pas été étudiée.
9.4. Interactions médicament-médicament
Aucune étude formelle d’interaction médicamenteuse n’a été menée pour UTROGESTAN.
L’effet de produits vaginaux concomitants sur l’exposition à la progestérone d’UTROGESTAN n’a pas été évalué. L’utilisation d’UTROGESTAN avec d’autres produits vaginaux (comme des produits antifongiques) n’est pas recommandée, car cela peut altérer la libération et l’absorption de la progestérone par l’insert vaginal.
Les interactions associées à la progestérone vaginale et orale sont énumérées ci-dessous. Les inhibiteurs enzymatiques peuvent modifier le métabolisme de la progestérone, augmentant ou diminuant ainsi les niveaux de progestérone.
Les médicaments répertoriés dans ce tableau sont basés soit sur des rapports de cas ou des études d’interactions médicamenteuses, soit sur des interactions potentielles en raison de l’ampleur et de la gravité attendues de l’interaction (c’est-à-dire celles identifiées comme contre-indiquées).
Tableau 3 : Interactions médicamenteuses établies ou potentielles
| Dénominations communes du ou | Source de | Effet | Commentaire clinique | ||||
| des produits médicamenteux | preuve | ||||||
Inhibiteurs enzymatiques : ▫ Antifongiques (fluconazole, itraconazole, kétoconazole et voriconazole) ▫ Immunosuppresseurs (tacrolimus) ▫ Statines (atorvastatine, rosuvastatine) ▫ Inhibiteurs de la monoamine-oxydase (sélégiline) | T | Peut réduire le métabolisme de la progestérone, augmentant ainsi la biodisponibilité des niveaux de progestérone. | La pertinence clinique des résultats in vitro est inconnue. | ||||
Médicaments connus pour induire l’enzyme hépatique CYP450-3A : ▫ Barbituriques ▫ Médicaments antiépileptiques (par exemple, carbamazépine, éfavirenz, eslicarbazépine, névirapine, oxcarbazépine, phénobarbital, phénytoïne, primidone et rufinamide) ▫ Phénylbutazone ▫ Bromocriptine ▫ Spironolactone ▫ Antirétroviraux (inhibiteurs de protéase) (par exemple, darunavir, nelfinavir, fosamprénavir et lopinavir) | T | Peut augmenter le métabolisme et l’élimination de la progestérone. | La pertinence clinique des résultats in vitro est inconnue. | ||||
▫ Antifongiques (griséofulvine) ▫ Produit à base de plantes contenant du millepertuis (Hypericum perforatum) ▫ Bosentan ▫ Aprépitant ▫ Rifamycine (rifampicine) | |||
| ▫ Ciclosporine | T | La progestérone peut augmenter la concentration plasmatique de ciclosporine et le risque de toxicité associé. Le mécanisme proposé est une inhibition compétitive du métabolisme de la ciclosporine par la CYP450 3A4. | La pertinence clinique des résultats in vitro est inconnue. |
| Médicaments contre le diabète | C/T | La progestérone peut influencer le contrôle du diabète sucré. | Les stéroïdes à base de progestérone seule ont été associés à une augmentation du diabète de type 2. Un ajustement de la posologie de l’antidiabétique peut être nécessaire chez les femmes traitées simultanément par progestérone (voir la section des mises en garde). |
| Anticoagulants | T | La progestérone peut renforcer ou réduire l’effet anticoagulant des coumarines. La progestérone antagonise l’effet anticoagulant du phénindione. | |
| Dérivés des benzodiazépines | T | La progestérone peut augmenter la concentration | Ces effets synergiques ne sont probablement pas cliniquement |
plasmatique des dérivés des benzodiazépines, comme le diazépam, le chlordiazépoxide et l’alprazolam, et induire la glucoronidation de l’oxazépam et du lorazépam. | significatifs, car le spectre thérapeutique des benzodiazépines est large. | ||
| Tizanidine | T | La progestérone peut augmenter la concentration plasmatique de tizanidine. | La pertinence clinique de cette considération théorique est inconnue. |
| Contraceptifs d’urgence | T | L’utilisation concomitante d’acétate d’ulipristal et de progestérone devrait entraîner une réduction de l’efficacité de la progestérone. | La pilule contraceptive d’urgence, l’acétate d’ulipristal (UPA), est un agoniste/antagoniste des récepteurs de la progestérone. |
Légende : C = Étude de cas; CT = Essai clinique; T = Théorique; PBPK = Modélisation pharmacocinétique basée sur la physiologie; popPK = Modélisation pharmacocinétique de population
9.7. Interactions entre les médicaments et les tests de laboratoire
UTROGESTAN peut affecter les résultats des tests de laboratoire des fonctions hépatiques et endocriniennes. Le pathologiste doit être informé du traitement à la progestérone lorsque des échantillons pertinents sont soumis.
10. Pharmacologie clinique
Administrée par voie vaginale, la progestérone peut subir un effet de passage utérin, comme le suggèrent les concentrations de progestérone dans le tissu utérin plus élevées après administration vaginale que celles observées lors d’une administration intramusculaire (IM).
Dans le sang, la progestérone est en grande partie (de 95 à 98 %) liée aux protéines plasmatiques. Les trois principales protéines liant la progestérone dans le plasma sont l’albumine, la globuline liant le cortisol (CBG) et la globuline liant les hormones sexuelles (SHBG), l’albumine étant la protéine liant la progestérone prédominante. La progestérone est principalement métabolisée par des processus de réduction.
La progestérone est métabolisée hépatiquement en prégnanediol et conjuguée à l’acide glucuronique. Environ de 50 à 60 % de l’excrétion des métabolites se fait par les reins, et 10 % supplémentaires des métabolites sont excrétés par la bile. Les métabolites de la progestérone excrétés dans la bile peuvent subir un recyclage entérohépatique ou être excrétés dans les fèces.
Étant donné que la progestérone est principalement métabolisée par un processus de réduction, les processus d’hydroxylation et donc le rôle potentiel des isoformes du CYP, qui catalysent les biotransformations oxydatives, jouent un rôle mineur. Aucune interaction médicamenteuse n’a été identifiée avec d’autres produits vaginaux à base de progestérone. Il n’existe aucune preuve que le traitement à la progestérone, en particulier lorsqu’il est administré par voie vaginale, puisse affecter de manière cliniquement significative le métabolisme d’autres médicaments administrés de manière concomitante. D’autres médicaments administrés en concomitance avec UTROGESTAN ne devraient pas affecter le métabolisme d’UTROGESTAN de manière cliniquement significative.
10.1. Mécanisme d’action
La progestérone est un stéroïde naturel sécrété par l’ovaire (corps jaune), le placenta et la glande surrénale. La progestérone exerce son action principalement sur l’utérus. En présence d’œstrogènes adéquats, la progestérone transforme un endomètre prolifératif en un endomètre sécrétoire. La progestérone est nécessaire pour augmenter la réceptivité de l’endomètre à l’implantation d’un embryon. Une fois l’embryon implanté, la progestérone agit pour maintenir la grossesse.
10.3. Pharmacocinétique
Absorption
Une étude croisée randomisée a comparé la biodisponibilité plasmatique de la progestérone après administration vaginale d’une dose unique de 200 mg de capsule vaginale souple d’UTROGESTAN et de 1,125 g d’un gel de progestérone 8 % (contenant 90 mg de progestérone). Des femmes en bonne santé non enceintes (âgées de 19 à 38 ans) ont reçu les deux traitements entre le jour 4 et le jour 18 du cycle menstruel et prenaient un contraceptif oral combiné analogue d’estradiol/progestatif pour assurer la suppression de la sécrétion endogène de progestérone. Les principaux résultats pharmacocinétiques d’UTROGESTAN sont présentés ci-dessous (l’ASC et la Cmax ont été calculées après ajustement à la progestérone endogène) :
Tableau 4 : Paramètres pharmacocinétiques plasmatiques moyens (± ET) de la progestérone après administration vaginale d’une dose unique de capsule souple de 200 mg d’UTROGESTAN ou de 1,125 g de gel de progestérone 8 %
| Paramètre | UTROGESTAN | Gel de progestérone 8 % | Ratio ou *différence (intervalle de confiance à 90 %) |
| Cδmax | 6,87 ± 1,80 | 6,83 ± 2,32 | 103,4 % (de 92,4 à 115,8 %) |
| Tmax (h) | 40,55 ± 29,10 | 10,08 ± 6,11 | 28,73 (de 17,01 à 38,88) |
| ASCδ (ng•h/mL) | 281,9 ± 120,8 | 189,4 ± 96,9 | 146,1 % (de 126,2 à 169,1 %) |
| T1/2 (h) | 14,82 ± 10,00 | 17,47 ± 9,13 | 88,2 % (de 67,0 à 116,3) |
N = 23; ¥ AUCδ jusqu’à la dernière concentration supérieure à la limite de quantification ASCδ = Aire sous la courbe de concentration plasmatique nette-temps; Cδmax = augmentation maximale de la concentration plasmatique T1/2 = Demi-vie terminale apparente; Tmax = Temps nécessaire pour atteindre la concentration plasmatique maximale | |||
L’augmentation maximale de la concentration plasmatique au-dessus de la valeur initiale (Cδmax) et la demi-vie terminale de la progestérone plasmatique étaient comparables après les deux traitements. La disponibilité systémique était presque 50 % supérieure avec UTROGESTAN par rapport au gel de progestérone, et le Tmax était de 29 heures plus tard avec UTROGESTAN.
Après administration vaginale répétée de 200 mg d’UTROGESTAN trois fois par jour, une concentration de progestérone à l’état d’équilibre de 11,63 ng/mL ± 3,55 (moyenne ± ET) a été atteinte.
Distribution
La progestérone est liée à d’environ 96 à 99 % aux protéines sériques, principalement à l’albumine sérique et à la globuline liant les corticostéroïdes.
Métabolisme
La progestérone est métabolisée principalement par le foie, en grande partie en prégnanediols et en prégnanolones. Les prégnanediols et les prégnanolones sont conjugués dans le foie en métabolites glucuronides et sulfates. Les métabolites de la progestérone excrétés dans la bile peuvent être déconjugués et peuvent être métabolisés davantage dans l’intestin par réduction, déshydroxylation et épimérisation.
Élimination
La progestérone subit une élimination rénale et biliaire. Après injection de progestérone marquée, de 50 à 60 % de l’excrétion des métabolites se fait par le rein; et environ 10 % de l’excrétion se fait par la bile et les fèces. La récupération globale du matériau marqué représente 70 % d’une dose administrée. Seule une petite partie de la progestérone inchangée est excrétée dans la bile.
Populations et conditions particulières
- Pédiatrie (< 18 ans) : Aucune étude n’a été menée pour évaluer la pharmacocinétique de la progestérone chez les enfants.
- Gériatrie (> 65 ans) : Aucune étude n’a été menée pour évaluer la pharmacocinétique de la progestérone chez les patients gériatriques.
11. Conservation, stabilité et élimination
Conserver UTROGESTAN entre 15 et 30 °C. Ne pas réfrigérer.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : Progestérone
Nom chimique : Pregn-4-ène-3,20-dione
Formule moléculaire et masse moléculaire : C21H30O2 et 314,47
Formule structurale :
Propriétés physicochimiques : La progestérone micronisée est une poudre cristalline blanche ou presque blanche ou des cristaux incolores. La forme utilisée d’UTROGESTAN est la forme alpha-cristalline et a un point de fusion de 126 °C à 131 °C.
La progestérone est pratiquement insoluble dans l’eau, librement soluble dans l’éthanol et peu soluble dans l’acétone et dans les huiles grasses.
Norme pharmaceutique : Progestérone CRS délivrée par la Pharmacopée européenne
14. Essais cliniques
14.1. Essais cliniques par indication
L’étude no1 a comparé l’efficacité et la tolérance d’UTROGESTAN et du gel de progestérone 8 % chez des femmes subissant un premier cycle de FIV ou d’injection intracytoplasmique de spermatozoïdes après le transfert réussi de deux ou trois embryons. 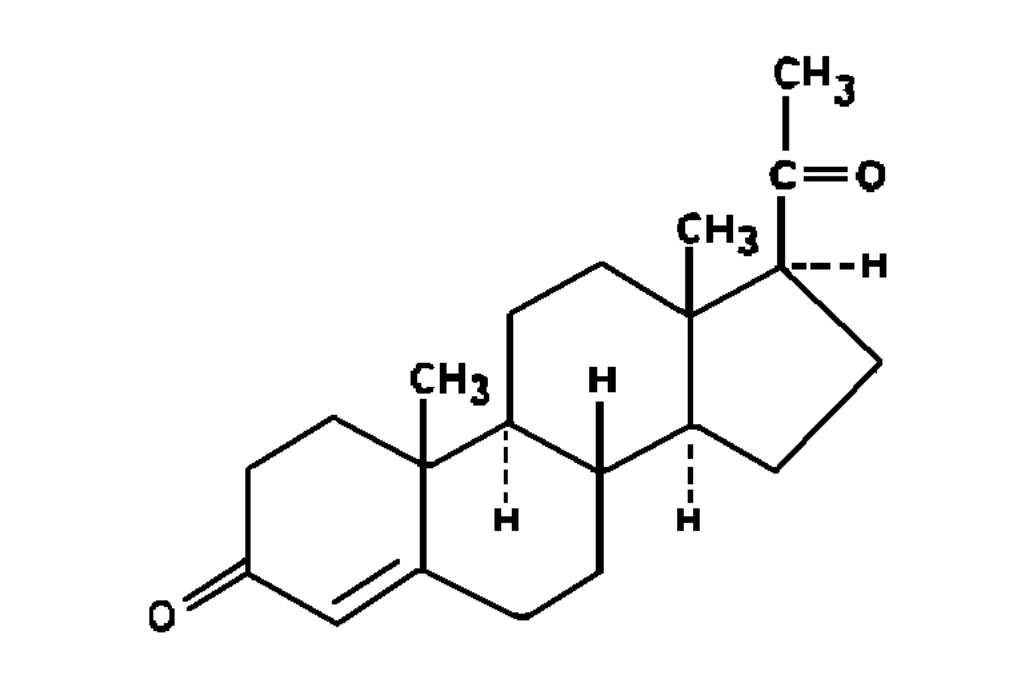
Tableau 5 : Résumé des données démographiques des patients pour les essais cliniques en FIV
| No | Conception de | Posologie, voie d’administration et durée | Sujets | Âge (tranche) | Sexe | |||||||
| d’étude | l’étude | d’étude (n) | ||||||||||
| 1 | multicentrique, randomisée, contrôlée, ouverte, en groupes parallèles | 600 mg d’UTROGESTAN par jour (200 mg tid, administration vaginale, du soir du transfert d’embryon à la 12e semaine de grossesse) | N = 218 | 30,7 ± 2,9 (de 22 à 35) | Femelle | |||||||
1,125 g de gel de progestérone 8 % deux fois par jour, par voie vaginale, du soir du transfert d’embryon à la 12e semaine de grossesse | N = 212 | 30,1 ± 3,0 (de 23 à 35) | ||||||||||
Les groupes de traitement étaient comparables en ce qui concerne les données démographiques et les autres conditions de base. Un taux élevé d’observance du traitement médicamenteux a été observé dans les groupes UTROGESTAN (98 %) et gel de progestérone (8 % p/v) (94 %). Les données démographiques des femmes randomisées dans chacun des deux groupes de traitement, UTROGESTAN (N = 218) et gel de progestérone 8 % (N = 212), sont présentées dans le tableau 6.
Tableau 6 : Données démographiques, infertilité et caractéristiques spécifiques des patients en matière de techniques de procréation médicalement assistée
| Variable | Groupe UTROGESTAN N (%) | Gel de progestérone 8 % N (%) |
| Patients randomisés (n) | 218 | 212 |
| Cause de l’infertilité | ||
| Facteur tubaire | 66 (30,3) | 48 (22,6) |
| Facteur imputable à l’homme | 104 (47,7) | 117 (55,2) |
| Endométriose | 12 (5,5) | 16 (7,6) |
| Autre | 36 (16,5) | 31 (14,6) |
| Nombre d’embryons transférés | ||
| 2 | 165 (75,7) | 155 (73,1) |
| 3 | 53 (24,3) | 57 (26,9) |
| Mode de fécondation | ||
| FIV conventionnelle | 143 (65,5) | 140 (66,0) |
| ICSI | 75 (34,3) | 72 (34,0) |
Un nombre comparable de retraits a été observé dans les deux groupes de traitement. Au total, 163 (74,8 %) des 218 femmes du groupe UTROGESTAN se sont retirées prématurément, contre 165 (77,8 %) des 212 femmes du groupe gel de progestérone 8 %. Les raisons du retrait sont présentées dans le tableau 7.
Tableau 7 : Motifs d’arrêt
| Motif du retrait | UTROGESTAN | Gel de progestérone 8 % |
| n (% du groupe d’étude) | % du groupe d’étude | |
| Échec de la grossesse | 153 (70,2) | 150 (70,8) |
| Absence d’augmentation de β-hCG ou début de saignements menstruels | 143 (65,6) | 141 (66,5) |
| Avortement | 3 (1,4) | 6 (2,8) |
| Avortement manqué | 7 (3,2) | 3 (1,4) |
| Autres motifs de retrait | 10 (4,6) | 15 (7,1) |
| Événement indésirable | 1 (0,5) | 2 (0,9) |
| Intolérance locale | 1 (0,5) | 3 (1,4) |
| Thérapie hormonale non autorisée | 4 (1,8) | 3 (1,4) |
| Retrait du consentement | - | 2 (0,9) |
| Perte au suivi | 3 (1,4) | 2 (0,9) |
| Autre | 1 (0,5) | 3 (1,4) |
| Nombre total de retraits | 163 (74,8) | 165 (77,8) |
Tableau 8 : Résultats de l’étude no 1
| Critères d’évaluation principaux | UTROGESTAN N = 218 | Gel de progestérone 8 % N=212 | Différence de pourcentage de traitement (Intervalle de confiance à 90 %) |
Taux de grossesse en cours à la fin de la 12e semaine de gestation | 25,2 % (55/218) | 22,2 % (47/212) | 3,1 % (de -3,9 à 10,0) |
Le critère d’évaluation principal était le taux de grossesse en cours à la fin de la 12e semaine de gestation dans la population selon le respect du protocole. Les taux de grossesse en cours étaient de 25,2 % (intervalle de confiance à 95 % : de 19,6 à 31,5) dans le groupe UTROGESTAN et de 22,2 % (intervalle de confiance à 95 % : de 16,8 à 28,4) dans le groupe gel de progestérone. Le taux de grossesse en cours chez les patientes traitées par UTROGESTAN n’était pas inférieur à celui des patientes traitées par gel de progestérone 8 %. La différence de taux était de 3,1 % (IC à 90 %, de -3,9 à 10,0). Selon les critères prédéfinis, le taux de grossesse dans le groupe UTROGESTAN s’est avéré non inférieur à celui du groupe gel de progestérone (limite inférieure de l’intervalle de confiance à 90 % > -0,1).
Un nombre similaire d’implantations ou de fœtus vivants a été enregistré dans les deux groupes de traitement. Au total, 71 % des grossesses dans le groupe UTROGESTAN et 79 % dans le groupe gel de progestérone (8 % p/v) étaient des grossesses uniques.
Un nombre très similaire de femmes ont subi un avortement ou ont un avortement raté dans les groupes UTROGESTAN (4,6 %) et gel de progestérone (8 % p/v) (4,2 %).
16. Toxicologie non clinique
Toxicologie générale : La toxicologie de la progestérone micronisée a été étudiée chez un certain nombre d’espèces animales, notamment les souris, les rats, les lapins et les chiens.
Toxicité à dose unique
La progestérone a démontré un très faible degré de toxicité aiguë. Chez les rats, la DL50 orale était de 1 000 à 2 000 mg/kg chez les mâles et de 320 à 400 mg/kg chez les femelles. Chez les lapins, la DL50 intraveineuse était de 26,5 mg/kg.
Chez la souris nouveau-née, la DL50 sous-cutanée progressait avec l’âge, passant de 70 mg/kg chez les souris âgées de 0 à 24 heures à 2 700 mg/kg chez les souris âgées de 121 à 168 heures.
Toxicité à doses répétées
Chez le rat, l’administration orale de progestérone à des doses allant jusqu’à 250 mg/kg/jour pendant 4 semaines et jusqu’à 135 mg/kg/jour pendant 12 semaines a entraîné des signes de sédation, de relaxation et de coma aux doses les plus élevées (135 et 250 mg/kg/jour), une salivation à 100 mg/kg/jour et une prise de poids liée à la dose chez les femelles à 100 et 250 mg/kg/jour.
Dans une étude de 26 semaines sur des rats, l’administration sous-cutanée de progestérone a révélé des effets toxiques uniquement à la dose la plus élevée de 16 mg/kg/jour avec atrophie des gonades, de l’utérus et de la prostate et, chez les mâles, augmentation du poids de l’hypophyse. L’administration orale n’a pratiquement entraîné aucun effet (DSEO de 160 mg/kg/jour).
Chez les chiens, la toxicité orale à doses répétées de progestérone micronisée a été étudiée à des doses quotidiennes de 50, 125 et 325 mg/kg pendant 12 semaines, sans qu’aucune mortalité n’ait été observée à aucun niveau de dose. Les animaux recevant 325 mg/kg ont présenté des effets liés au traitement, à savoir une irritabilité et une sédation. Des altérations biochimiques sériques sont survenues à tous les niveaux de traitement, y compris des modifications du cholestérol sérique, des lipoprotéines, des lipides totaux et de l’équilibre électrolytique. Les effets sur les tissus cibles comprenaient des résultats histopathologiques, comme un adénome de la glande mammaire, des kystes ovariens et une dysplasie kystique de l’endomètre. Aucun changement histologique lié au traitement n’a été observé dans d’autres tissus.
Le traitement de singes pendant un an avec des anneaux vaginaux libérant 235 ou 1 770 μg de progestérone/jour a montré des effets sur les organes du système reproducteur aux deux niveaux de dose.
Génotoxicité : La progestérone n’a pas induit de génotoxicité dans une série d’études in vitro et in vivo.
Les études sur la transformation des cellules de rongeurs in vitro n’ont pas été concluantes, une étude sur des cellules embryonnaires de rat ayant donné un résultat positif, une étude sur des cellules de souris ayant donné un résultat faiblement positif et une étude sur des cellules embryonnaires de hamster doré ayant donné un résultat négatif.
Cancérogénicité : Des preuves de cancérogénicité des tissus reproducteurs (ovariens, utérins et mammaires) ont été observées chez la souris, et des nodules prénéoplasiques des glandes mammaires ont été observés chez le chien après un traitement chronique. Il est connu que la progestérone augmente l’incidence tumorale dans les tissus cibles endocriniens après des doses continues (parentérales) clairement supérieures aux niveaux physiologiques.
Toxicologie reproductive et développementale : Un test de Clauberg-McPhail chez le lapin a établi une dose sans effet observé (DSEO) hormonale orale de 3,2 mg/kg/jour, tandis que la dose sans effet observé (DSEO) sous-cutanée était de 0,025 mg/kg/jour. Les résultats d’un effet hormonal à de telles doses sont prévisibles et cohérents avec le rôle hormonal thérapeutique de la progestérone.
La progestérone administrée par voie intramusculaire à des rats à une dose de 5 mg/jour les jours de gestation (JG) 16 à 19 n’a eu aucun effet, mais la même dose les JG 20 à 23 a provoqué la mort du fœtus, probablement liée au retard prolongé de la parturition dû à l’administration de progestérone.
Des études de reproduction ont été réalisées chez la souris à des doses allant jusqu’à 9 fois la dose orale humaine, chez le rat à des doses allant jusqu’à 44 fois la dose orale humaine, chez le lapin à une dose de 10 μg/jour, chez le cochon d’Inde à des doses d’environ la moitié de la dose orale humaine et chez le singe rhésus à des doses approximativement identiques à la dose humaine (toutes basées sur la surface corporelle). Ces études n’ont révélé que peu ou pas de preuves d’altération de la fertilité ou de dommages pour le fœtus dus à la progestérone.
L’administration de progestérone par injection SC à des souris enceintes a entraîné une diminution du comportement sexuel chez la progéniture mâle sans modification des organes génitaux internes ou externes, et une augmentation du comportement agressif chez la progéniture femelle. Aucune anomalie des organes génitaux internes ou externes n’a été observée chez la progéniture de rats traités avec de la progestérone par injection SC.
Tolérance locale : Une étude de tolérance locale à doses répétées intravaginales a été réalisée chez des lapins blancs de Nouvelle-Zélande femelles adultes à l’aide de capsules souples d’UTROGESTAN. Des groupes de six lapines adultes ont reçu 33 mg/jour de progestérone (1/3 de capsule souple) ou un placebo (1/3 de capsule souple) quotidiennement pendant 29 jours consécutifs. Un troisième groupe de six femelles a servi de témoins absolus.
Il n’y a eu aucun décès lié au traitement et aucun signe clinique d’effets indésirables. L’examen de la vulve n’a révélé aucun effet indésirable lié au traitement en ce qui concerne la tolérance locale, ni d’augmentation de l’érythème vulvaire liée au traitement. De plus, aucun effet indésirable n’a été observé sur le poids corporel, le développement ni la consommation alimentaire. Aucune anomalie macroscopique ni microscopique attribuable au traitement n’a été observée.
Les résultats de l’étude ne montrent aucun signe de problème de tolérance locale après un traitement intravaginal répété avec UTROGESTAN à une dose quotidienne comparable à la dose clinique maximale de 600 mg/jour pour les femmes pesant environ 60 kg.