


Monographie de produit - Exdensur
Modifications importantes apportées récemment à la monographie
Sans objet
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................. 2
Table des matières ........................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................................... 4
- 1.
Indications ............................................................................................................................... 4
1.1. Pédiatrie .................................................................................................................................... 4
1.2. Gériatrie .................................................................................................................................... 4
- 2. Contre-indications .................................................................................................................... 5
- 4.
Posologie et administration ...................................................................................................... 5
4.1. Considérations posologiques .................................................................................................... 5
4.2. Posologie recommandée et ajustement posologique .............................................................. 5
4.4. Administration .......................................................................................................................... 5
4.5. Dose oubliée ............................................................................................................................. 6
- 5. Surdose .................................................................................................................................... 6
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ........................................ 6
- 7.
Mises en garde et précautions .................................................................................................. 7
Généralités ............................................................................................................................................. 7
Fonctions hépatique, biliaire et pancréatique ....................................................................................... 8
Système immunitaire ............................................................................................................................. 8
Santé reproductive ................................................................................................................................. 8
7.1. Populations particulières .......................................................................................................... 8
7.1.1. Grossesse ..................................................................................................................... 8
7.1.2. Allaitement ................................................................................................................... 9
7.1.3. Enfants et adolescents ................................................................................................. 9
7.1.4. Personnes âgées ........................................................................................................... 9
- 8.
Effets indésirables ..................................................................................................................... 9
8.1. Aperçu des effets indésirables .................................................................................................. 9
8.2. Effets indésirables observés au cours des études cliniques .................................................... 10
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents .. .................................................................................................................................... 12
8.3. Effets indésirables peu fréquents observés au cours des études cliniques ............................ 12
- 9.
Interactions médicamenteuses................................................................................................ 12
9.2. Aperçu des interactions médicamenteuses ............................................................................ 12
9.3. Interactions médicament-comportement ............................................................................... 12
9.4. Interactions médicament-médicament ................................................................................... 12
9.5. Interactions médicament-aliment ........................................................................................... 12
9.6. Interactions médicament-plante médicinale .......................................................................... 12
9.7. Interactions médicament-examens de laboratoire ................................................................. 12
- 10.
Pharmacologie clinique ........................................................................................................... 13
10.1. Mode d’action ......................................................................................................................... 13
10.2. Pharmacodynamie .................................................................................................................. 13
10.3. Pharmacocinétique ................................................................................................................. 14
10.4. Immunogénicité ...................................................................................................................... 15
- 11. Conservation, stabilité et mise au rebut .................................................................................. 16
- 12. Particularités de manipulation du produit ............................................................................... 16
Partie 2 : Renseignements scientifiques .......................................................................................... 17
- 13. Renseignements pharmaceutiques .......................................................................................... 17
- 14.
Études cliniques...................................................................................................................... 17
14.1. Études cliniques par indication ............................................................................................... 17
14.1.1. Asthme ....................................................................................................................... 17
14.1.2. Rhinosinusite chronique avec polypes nasaux........................................................... 22
- 16. Toxicologie non clinique .......................................................................................................... 28
Renseignements destinés aux patient·e·s ....................................................................................... 30
Directives d’utilisation – Stylo prérempli ........................................................................................ 35
Directives d’utilisation – Seringue préremplie ................................................................................. 42
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
Asthme
EXDENSUR (dépémokimab injectable) est indiqué en appoint au traitement d’entretien chez les adultes et les adolescents âgés de 12 ans et plus atteints d’asthme sévère caractérisé par un phénotype éosinophilique et dont la maladie n’est pas adéquatement maîtrisée avec des doses moyennes ou élevées de corticostéroïdes inhalés (CSI) jumelées à un autre médicament de contrôle de l’asthme.
EXDENSUR n’est pas indiqué pour le soulagement du bronchospasme aigu ou de l’état de mal asthmatique (voir la section 7 Mises en garde et précautions).
Rhinosinusite chronique avec polypes nasaux
EXDENSUR est indiqué en appoint au traitement d’entretien par des corticostéroïdes intranasaux chez les adultes atteints de rhinosinusite chronique avec polypes nasaux (RSCaPN) de forme sévère qui n’est pas adéquatement maîtrisée par des corticostéroïdes à action générale et/ou une intervention chirurgicale.
1.1. Pédiatrie
Asthme
Pédiatrie (≥ 12 et < 18 ans) : Au total, parmi les 502 sujets atteints d’asthme traités par EXDENSUR dans le cadre des principales études cliniques, 15 étaient âgés de 12 à moins de 18 ans. Globalement, l’efficacité et l’innocuité dans ce groupe d’âge étaient comparables à celles observées chez l’ensemble des sujets ayant participé aux études.
Pédiatrie (< 12 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’efficacité et l’innocuité d’EXDENSUR chez les patients âgés de moins de 12 ans atteints d’asthme n’ont pas été démontrées.
Rhinosinusite chronique avec polypes nasaux
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’efficacité et l’innocuité d’EXDENSUR chez les patients âgés de moins de 18 ans atteints de RSCaPN n’ont pas été démontrées.
1.2. Gériatrie
Asthme
Gériatrie (≥ 65 ans) : Au total, parmi les 502 sujets atteints d’asthme traités par EXDENSUR dans le cadre des principales études cliniques, 133 étaient âgés de 65 ans et plus. Globalement, l’efficacité et l’innocuité dans ce groupe d’âge étaient comparables à celles observées chez l’ensemble des sujets ayant participé aux études.
Rhinosinusite chronique avec polypes nasaux
Gériatrie (≥ 65 ans) : Au total, parmi les 272 sujets atteints de RSCaPN traités par EXDENSUR dans le cadre des principales études cliniques, 49 étaient âgés de 65 ans et plus. Globalement, l’efficacité et l’innocuité dans ce groupe d’âge étaient comparables à celles observées chez l’ensemble des sujets ayant participé aux études.
2. Contre-indications
EXDENSUR est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1. Considérations posologiques
EXDENSUR doit être administré uniquement par injection sous-cutanée.
4.2. Posologie recommandée et ajustement posologique
Asthme
Adultes et adolescents (≥ 12 ans)
La dose recommandée d’EXDENSUR est de 100 mg administrés par injection sous-cutanée (s.c.) une fois tous les 6 mois.
Rhinosinusite chronique avec polypes nasaux
Adultes
La dose recommandée d’EXDENSUR est de 100 mg administrés par injection sous-cutanée (s.c.) une fois tous les 6 mois.
Personnes âgées
Aucun ajustement posologique n’est recommandé chez les patients âgés de 65 ans et plus (voir la section 10.3 Pharmacocinétique).
Insuffisance hépatique
Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique (voir la section 10.3 Pharmacocinétique).
Insuffisance rénale
Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance rénale (voir la section 10.3 Pharmacocinétique).
4.4. Administration
EXDENSUR peut être administré par le patient adulte ou adolescent lui-même ou par un soignant au moyen du stylo prérempli ou de la seringue préremplie si le professionnel de la santé estime que cette façon de faire est acceptable et que le patient ou le soignant a reçu la formation nécessaire concernant la technique d’injection.
Directives d’administration :
- 1. Sortez le stylo prérempli ou la seringue préremplie du réfrigérateur 30 minutes avant l’injection, et laissez à la température ambiante (≤ 30 °C). N’utilisez aucune autre méthode pour réchauffer EXDENSUR. Attendez d’être prêt à faire l’injection pour enlever le capuchon de l’aiguille.
- 2. Avant l’administration, vérifiez par la fenêtre du stylo prérempli ou de la seringue préremplie si la solution contient des particules. La solution injectable EXDENSUR doit être transparente à opalescente, incolore à jaune ou brun. Il ne faut pas utiliser la solution injectable EXDENSUR si elle est trouble ou si elle contient des particules. N’utilisez pas le stylo prérempli ou la seringue préremplie EXDENSUR s’il ou si elle tombe sur une surface dure ou si plus de 8 heures se sont écoulées depuis son retrait de la boîte.
- 3. Faites l’injection sous-cutanée dans le haut du bras, la cuisse ou l’abdomen, mais pas à moins de 5 cm (environ 2 pouces) du nombril.
- 4. Il ne faut jamais administrer une injection dans une partie du corps où la peau est sensible, meurtrie, rouge ou indurée.
- 5. Jetez immédiatement le stylo prérempli ou la seringue préremplie et le capuchon de l’aiguille dans le contenant pour objets pointus et tranchants le plus proche.
Avant d’utiliser EXDENSUR, consulter les DIRECTIVES D’UTILISATION pour obtenir toutes les instructions concernant l’administration de l’injection.
4.5. Dose oubliée
Si une dose est oubliée, elle doit être administrée dès que possible. Si la dose oubliée est administrée 1 mois ou plus après la date prévue, reprendre le calendrier d’injections tous les 6 mois (toutes les 26 semaines) à compter de la date à laquelle la dose oubliée a été administrée.
5. Surdose
Il n’y a aucune expérience clinique liée au surdosage d’EXDENSUR.
Il n’existe pas de traitement spécifique contre une surdose d’EXDENSUR. En cas de surdose, le patient doit recevoir un traitement de soutien et faire l’objet d’une surveillance appropriée au besoin.
La suite de la prise en charge doit être menée selon les indications cliniques ou selon les recommandations d’un centre antipoison, le cas échéant.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes posologiques, teneurs et composition
Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux |
| Injection sous-cutanée | Solution pour injection sous-cutanée. Chaque stylo prérempli à usage unique contient 100 mg/mL de dépémokimab. Chaque seringue préremplie à usage unique contient 100 mg/mL de dépémokimab. | Chlorhydrate de L-arginine, chlorhydrate de L-histidine monohydraté, eau pour injections, édétate disodique dihydraté, L-histidine, polysorbate 80, tréhalose dihydraté. |
EXDENSUR est offert sous forme de solution stérile, transparente à opalescente, incolore à jaune ou brun, sans agent de conservation, pour administration sous-cutanée, dans les présentations suivantes :
- stylo prérempli (auto-injecteur) unidose de 1 mL, muni d’une aiguille fixe de 13 mm (0,5 po), de calibre 29;
- seringue préremplie unidose de 1 mL, munie d’une aiguille fixe de 13 mm (0,5 po), de calibre 29, avec protecteur d’aiguille.
Chaque stylo prérempli ou seringue préremplie renferme 100 mg de dépémokimab dans 1 mL (100 mg/mL).
Description
EXDENSUR (dépémokimab injectable) est un anticorps monoclonal humanisé (IgG1, kappa) qui inhibe la liaison de l’interleukine-5 (IL-5) humaine à son récepteur spécifique. Le dépémokimab est produit à l’aide de la technologie de l’ADN recombinant dans des cellules ovariennes de hamster chinois. La masse moléculaire estimée du dépémokimab est de 149 kDa.
7. Mises en garde et précautions
Généralités
Symptômes d’asthme aigu ou aggravation de la maladie
EXDENSUR ne doit pas être utilisé pour le traitement des symptômes d’asthme aigu ou les exacerbations aiguës de l’asthme.
Des effets indésirables liés à l’asthme ou des exacerbations de l’asthme peuvent survenir durant le traitement par EXDENSUR. Il est recommandé de dire aux patients de consulter un médecin si leurs symptômes d’asthme ne s’atténuent pas ou s’intensifient après le début du traitement par EXDENSUR.
Réduction des doses des traitements de fond contre l’asthme
Il n’est pas recommandé de cesser brusquement l’administration des traitements de fond (y compris les corticostéroïdes inhalés et à action générale) après avoir amorcé le traitement par EXDENSUR. S’il y a lieu de réduire les doses des traitements de fond, ces réductions doivent être faites de manière graduelle et sous la supervision d’un professionnel de la santé.
Fonctions hépatique, biliaire et pancréatique
Des cas d’élévation des taux d’enzymes hépatiques, parfois accompagnés de signes caractéristiques d’une hépatite auto-immune, ont été observés après l’administration d’EXDENSUR; aucun lien de causalité n’a toutefois été établi entre EXDENSUR et ces manifestations (voir la section 8.2 Effets indésirables observés au cours des études cliniques et 8.3 Effets indésirables peu fréquents observés au cours des études cliniques).
Système immunitaire
Réactions d’hypersensibilité et réactions liées à l’administration
Des réactions d’hypersensibilité, comme une anaphylaxie, ont été signalées lors de l’administration d’autres anticorps monoclonaux ciblant l’IL-5 ou son récepteur et, par conséquent, des réactions semblables pourraient survenir avec EXDENSUR.
Des réactions générales non allergiques liées à l’administration peuvent survenir après l’injection d’EXDENSUR. Ces réactions sont le plus souvent sans gravité et se produisent généralement au cours des heures suivant l’administration du médicament, mais certaines peuvent survenir tardivement (c.-à-d. après quelques jours).
En cas de réaction d’hypersensibilité ou d’autre réaction, la reprise du traitement par EXDENSUR dépend du jugement clinique (voir la section 8.2 Effets indésirables observés au cours des études cliniques).
Infections parasitaires (infections helminthiques)
Les éosinophiles peuvent participer à la réaction immunologique déclenchée par certaines infections helminthiques. Les patients qui présentaient des infections helminthiques préexistantes ont été exclus du programme d’essais cliniques. Chez ces patients, on doit traiter l’infection helminthique avant d’amorcer le traitement par EXDENSUR. Si les patients deviennent infectés tandis qu’ils reçoivent un traitement par EXDENSUR et qu’ils ne répondent pas au traitement antihelminthique, il faut envisager de reporter l’administration de la prochaine dose d’EXDENSUR jusqu’à ce que l’infection se soit résorbée.
Santé reproductive
- Fertilité
Il n’existe pas de données issues d’études menées chez l’humain concernant les effets potentiels d’EXDENSUR sur la fertilité.
7.1. Populations particulières
7.1.1. Grossesse
Les données relatives à l’utilisation d’EXDENSUR chez les femmes enceintes sont limitées. Aucune étude de toxicologie portant sur la reproduction ou le développement n’a été menée sur des animaux pour évaluer les effets potentiels du dépémokimab sur la gestation.
Les anticorps monoclonaux, comme le dépémokimab, devraient être transportés de façon linéaire dans le placenta à mesure que la grossesse progresse. L’affinité accrue du dépémokimab pour le récepteur Fc néonatal (voir les sections 10.1 Mode d’action et 16 Toxicologie non clinique) pourrait augmenter le passage transplacentaire, entraînant ainsi une exposition accrue et prolongée du nourrisson. Le risque potentiel associé à la transmission d’EXDENSUR au fœtus est inconnu.
EXDENSUR ne doit pas être utilisé chez les femmes enceintes, à moins que les avantages attendus pour la mère justifient les risques potentiels pour le fœtus. Il faut conseiller aux femmes de communiquer avec leur professionnel de la santé si elles deviennent enceintes pendant le traitement par EXDENSUR ou au cours des 8 mois suivant l’arrêt du traitement.
7.1.2. Allaitement
Il n’existe pas de données concernant l’excrétion du dépémokimab dans le lait maternel humain ou chez l’animal. Cependant, le dépémokimab est un anticorps monoclonal humanisé (immunoglobuline G1 [IgG1] kappa) et l’immunoglobuline G (IgG) est présente en petites quantités dans le lait maternel humain.
Une décision s’impose, soit cesser l’allaitement, soit arrêter la prise d’EXDENSUR, en tenant compte de l’importance de l’allaitement pour le nourrisson d’une part et de l’importance du médicament pour la santé de la mère d’autre part.
7.1.3. Enfants et adolescents
Asthme
Adolescents (≥ 12 et < 18 ans) : Au total, 30 adolescents âgés de 12 à 17 ans atteints d’asthme ont été inscrits aux études SWIFT, dont 15 ont été répartis aléatoirement pour recevoir EXDENSUR.
Enfants (< 12 ans) : L’innocuité et l’efficacité d’EXDENSUR n’ont pas été établies chez les patients de moins de 12 ans atteints d’asthme.
Rhinosinusite chronique avec polypes nasaux
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité d’EXDENSUR n’ont pas été établies chez les patients de moins de 18 ans atteints de RSCaPN.
7.1.4. Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les 773 patients ayant reçu EXDENSUR à 100 mg, 182 (24 %) étaient âgés de 65 ans et plus et 33 (4 %) étaient âgés de 75 ans et plus. Dans l’ensemble, aucune différence quant à l’innocuité et à l’efficacité n’a été observée entre les patients âgés et les patients plus jeunes.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Au cours des études cliniques réalisées chez des patients adultes et adolescents atteints d’asthme sévère caractérisé par un phénotype éosinophilique, les effets indésirables les plus fréquents considérés comme étant possiblement liés au traitement par le dépémokimab ont été le prurit (< 1 %), les réactions générales liées à l’administration (2 %) et les réactions au point d’injection (1 %).
Au cours des études cliniques réalisées chez des patients adultes atteints de RSCaPN, les effets indésirables les plus fréquents considérés comme étant possiblement liés au traitement par le dépémokimab ont été le prurit (1 %), les réactions générales liées à l’administration (< 1 %) et les réactions au point d’injection (1 %).
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Asthme
L’innocuité d’EXDENSUR chez des enfants (âgés de 12 ans et plus) et des adultes atteints d’asthme sévère caractérisé par un phénotype éosinophilique a été étudiée dans deux études multicentriques, à répartition aléatoire et contrôlées par placebo d’une durée de 52 semaines (études SWIFT-1 et SWIFT-2). Dans ces deux études, les patients ont reçu soit EXDENSUR à 100 mg soit un placebo par voie s.c. une fois tous les 6 mois en plus de leur traitement de fond habituel (voir la section 14 Études cliniques). Au total, 501 patients ont reçu au moins 1 dose d’EXDENSUR dans le cadre de ces études. Moins de 1 % des patients ayant reçu soit EXDENSUR soit le placebo ont arrêté le traitement en raison d’effets indésirables.
Le Tableau 2 présente les effets indésirables survenus plus fréquemment chez les patients ayant reçu EXDENSUR que chez ceux ayant reçu le placebo.
Les autres études cliniques de phase III comprennent une étude de prolongation ouverte de 52 semaines (étude AGILE, en cours) menée auprès de patients atteints d’asthme ayant déjà terminé l’étude SWIFT-1 ou l’étude SWIFT-2. L’étude AGILE a inclus 629 patients (dont 419 ayant précédemment reçu EXDENSUR et 210 ayant précédemment reçu un placebo dans les études SWIFT). D’après l’analyse intermédiaire, le profil d’innocuité d’EXDENSUR correspondait à celui observé dans les études contrôlées par placebo.
Tableau 2 – Effets indésirables survenus pendant et après le traitement par EXDENSUR à une fréquence ≥ 1 % et dépassant de ≥ 1 % celle observée avec le placebo chez des adultes et des enfants (âgés de 12 ans et plus) atteints d’asthme sévère caractérisé par un phénotype éosinophilique dans le cadre des études contrôlées par placebo (études SWIFT-1 et SWIFT-2), quel que soit le lien de causalité
| Classification par système et organe / Terme privilégié | EXDENSUR 100 mg s.c. (N = 501) n (%) | Placebo (N = 261) n (%) |
| Infections et infestations | ||
| Infection des voies aériennes supérieures | 47 (9 %) | 20 (8 %) |
| Pharyngite | 18 (4 %) | 3 (1 %) |
| Affections respiratoires, thoraciques et médiastinales | ||
| Rhinite allergique | 30 (6 %) | 7 (3 %) |
| Affections du système nerveux | ||
| Sensation vertigineuse | 10 (2 %) | 2 (1 %) |
| Troubles généraux et anomalies au site d’administration | ||
| Syndrome grippal | 9 (2 %) | 1 (< 1 %) |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Extrémités douloureuses | 9 (2 %) | 1 (< 1 %) |
| Classification par système et organe / Terme privilégié | EXDENSUR 100 mg s.c. (N = 501) n (%) | Placebo (N = 261) n (%) |
| Lésions, intoxications et complications d’interventions | ||
| Entorse d’un ligament | 6 (1 %) | 0 |
Rhinosinusite chronique avec polypes nasaux (RSCaPN)
L’innocuité d’EXDENSUR chez des patients adultes atteints de RSCaPN a été étudiée dans deux études multicentriques, à répartition aléatoire et contrôlées par placebo d’une durée de 52 semaines (études ANCHOR-1 et ANCHOR-2). Dans ces deux études, les patients ont reçu soit EXDENSUR à 100 mg soit un placebo par voie s.c. une fois tous les 6 mois en plus de leur traitement de fond habituel (voir la section 14 Études cliniques). Au total, 272 patients ont reçu au moins 1 dose d’EXDENSUR dans le cadre de ces études. Moins de 1 % des patients ayant reçu EXDENSUR ont arrêté le traitement en raison d’effets indésirables, contre 1 % des patients ayant reçu le placebo.
Le Tableau 3 présente les effets indésirables survenus plus fréquemment chez les patients ayant reçu EXDENSUR que chez ceux ayant reçu le placebo.
Tableau 3 – Effets indésirables survenus pendant et après le traitement par EXDENSUR à une fréquence ≥ 1 % et dépassant de ≥ 1 % celle observée avec le placebo chez des sujets adultes atteints de RSCaPN dans le cadre des études contrôlées par placebo (études ANCHOR-1 et ANCHOR-2), quel que soit le lien de causalité
Classification par système et organe / Terme privilégié | EXDENSUR 100 mg s.c. (N = 272) n (%) | Placebo (N = 256) n (%) |
| Infections et infestations | ||
| Rhinopharyngite | 49 (18 %) | 39 (15 %) |
| Affections respiratoires, thoraciques et médiastinales | ||
| Épistaxis | 13 (5 %) | 5 (2 %) |
| Catarrhe | 4 (1 %) | 1 (< 1 %) |
| Affections gastro-intestinales | ||
| Diarrhée | 8 (3 %) | 3 (1 %) |
| Douleur abdominale haute | 4 (1 %) | 1 (< 1 %) |
| Affections de la peau et du tissu sous-cutané | ||
| Eczéma | 4 (1 %) | 0 |
| Prurit | 4 (1 %) | 0 |
Effets hépatiques, biliaires et pancréatiques
Dans les populations de patients atteints d’asthme et de RSCaPN des études contrôlées par placebo (études SWIFT et ANCHOR), des effets indésirables hépatiques et/ou des anomalies des tests de la fonction hépatique nécessitant un arrêt du traitement ou une surveillance biologique accrue ont été signalés chez 2 % des patients recevant le dépémokimab et chez 1 % des patients recevant le placebo.
Réactions liées à l’administration
Dans les populations de patients atteints d’asthme et de RSCaPN des études contrôlées par placebo (études SWIFT et ANCHOR), des réactions générales non allergiques (p. ex., céphalées, fatigue, éruption cutanée) immédiates ou tardives ont été signalées chez 1 % des patients recevant le dépémokimab et chez < 1 % des patients recevant le placebo. Aucune de ces manifestations n’était grave; 85 % se sont résorbées 7 jours ou moins suivant leur apparition et 57 % se sont résorbées 2 jours ou moins suivant leur apparition.
Réactions locales au point d’injection
Dans les populations de patients atteints d’asthme et de RSCaPN des études contrôlées par placebo (études SWIFT et ANCHOR), des réactions locales au point d’injection (p. ex., douleur, érythème, enflure, démangeaisons) ont été signalées chez 1 % des patients recevant le dépémokimab et chez < 1 % des patients recevant le placebo. Les réactions signalées avec le dépémokimab étaient d’intensité légère et transitoires (67 % se sont résorbées 7 jours ou moins et, dans 50 % des cas, 2 jours ou moins suivant leur apparition).
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents
Quinze adolescents (âgés de 12 à 17 ans) ont reçu EXDENSUR dans le cadre de deux études contrôlées par placebo sur l’asthme (études SWIFT-1 et SWIFT-2) d’une durée de 52 semaines. Le profil d’innocuité était généralement semblable à celui observé chez les adultes. Aucun effet indésirable supplémentaire n’a été détecté.
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Troubles hépatobiliaires : hépatite auto-immune (voir la section 7 Mises en garde et précautions).
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
En raison de sa voie métabolique et de son mode d’action, EXDENSUR présente un faible potentiel d’interactions médicamenteuses.
9.3. Interactions médicament-comportement
Aucune interaction médicament-comportement n’a été établie.
9.4. Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Le dépémokimab est un anticorps monoclonal à longue durée d’action qui cible l’IL-5 humaine avec une grande affinité de liaison et une grande spécificité. Le dépémokimab comporte une triple substitution d’acides aminés (YTE) dans la région du fragment cristallisable (Fc), ce qui augmente la liaison au récepteur Fc néonatal (FcRn) et prolonge ainsi la demi-vie d’élimination. Ces modifications permettent une administration tous les 6 mois.
L’IL-5 est une cytokine clé impliquée dans l’inflammation éosinophile et est responsable de la croissance, de la différenciation, du recrutement, de l’activation et de la survie des éosinophiles. Le dépémokimab pourrait exercer son effet thérapeutique dans le traitement de l’asthme et de la RSCaPN en bloquant la signalisation de l’IL-5, ce qui réduirait la production d’éosinophiles et limiterait leur survie; toutefois, son mode d’action précis dans ces maladies n’a pas été établi avec certitude.
10.2. Pharmacodynamie
Dans les études contrôlées par placebo menées auprès de patients adultes et adolescents âgés de 12 ans et plus atteints d’asthme, l’administration s.c. d’une dose de 100 mg de dépémokimab tous les 6 mois pendant 52 semaines a réduit la moyenne géométrique du nombre d’éosinophiles dans le sang à 57 cellules/µL à la 52e semaine, ce qui correspond à une réduction de la moyenne géométrique de 79 % (IC à 95 % : 75,8; 81,8) comparativement au placebo. La réduction du nombre d’éosinophiles dans le sang avait atteint une telle ampleur après 2 semaines de traitement (lors de la première évaluation) et s’est maintenue tout au long de la période de traitement (Figure 1).
Figure 1 – Réduction du nombre d’éosinophiles dans le sang entre le début de l’étude et la
52e semaine (population regroupée de l’EAI des études SWIFT-1 et SWIFT-2)
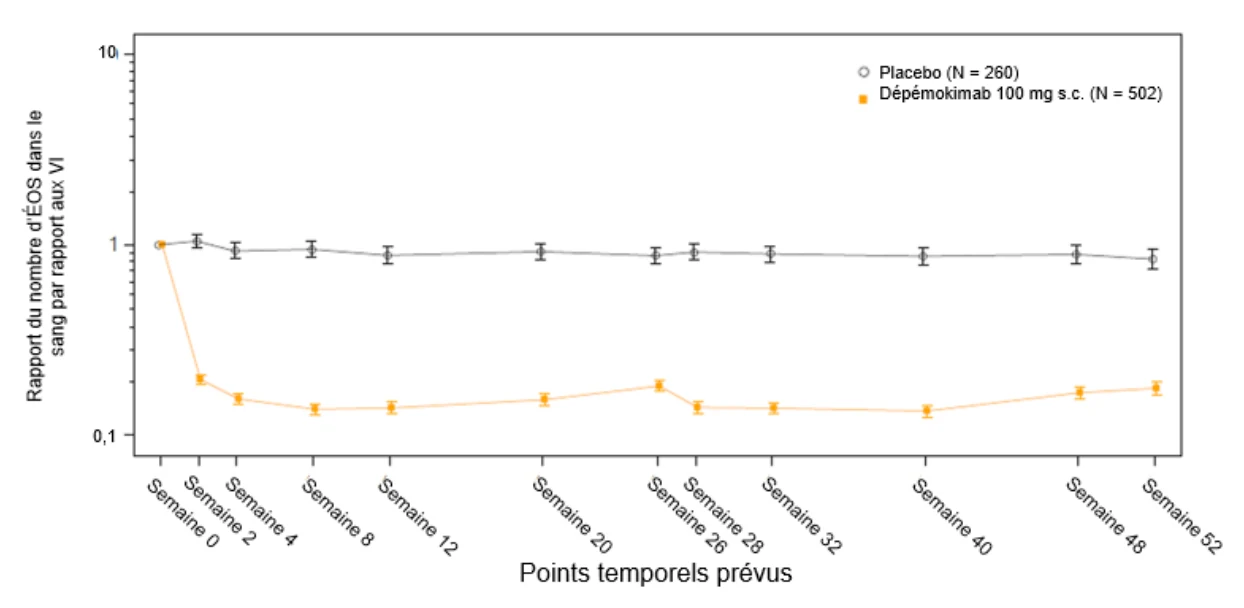
EAI : ensemble d’analyse intégral; ÉOS : éosinophiles; VI : valeurs initiales.
Dans les études contrôlées par placebo menées auprès de patients adultes atteints de RSCaPN, l’administration s.c. d’une dose de 100 mg de dépémokimab tous les 6 mois pendant 52 semaines a réduit la moyenne géométrique du nombre d’éosinophiles dans le sang à 48 cellules/µL à la 52e semaine, ce qui correspond à une réduction de la moyenne géométrique de 85 % (IC à 95 % : 82,4;
86,7) comparativement au placebo. La réduction du nombre d’éosinophiles dans le sang avait atteint une telle ampleur après 4 semaines de traitement (lors de la première évaluation) et s’est maintenue tout au long de la période de traitement (Figure 2).
Figure 2 – Réduction du nombre d’éosinophiles dans le sang du début à la 52e semaine de l’étude
(population regroupée de l’EAI des études ANCHOR-1 et ANCHOR-2)
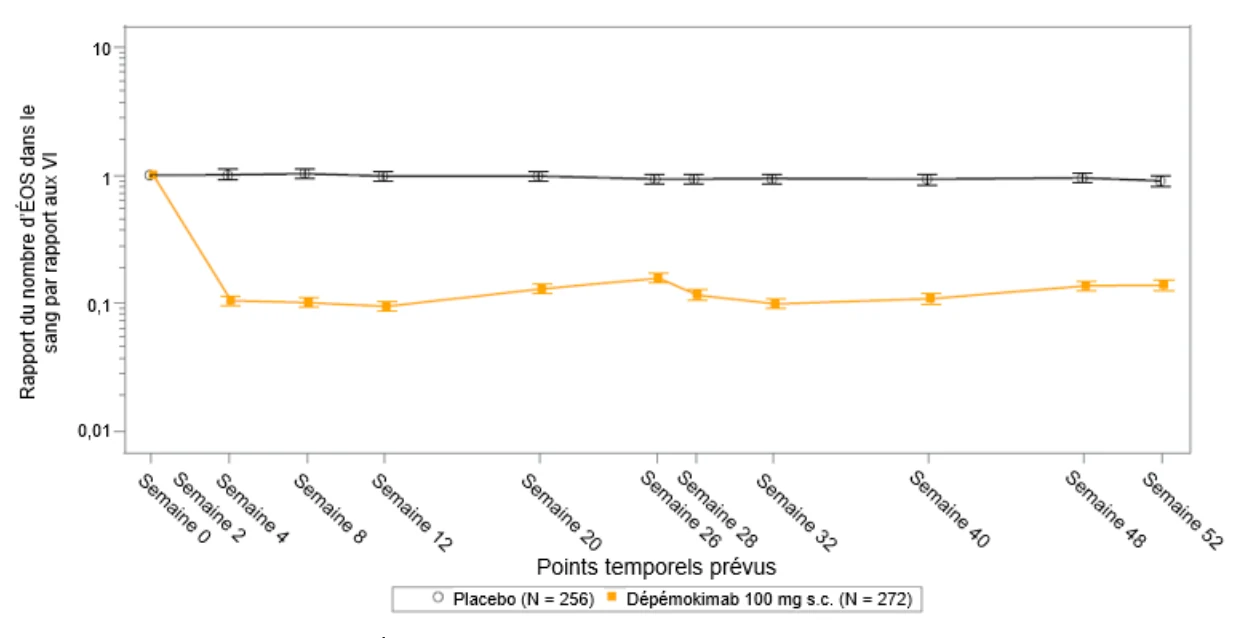
EAI : ensemble d’analyse intégral; ÉOS : éosinophiles; VI : valeurs initiales.
10.3. Pharmacocinétique
Administré par voie s.c. à des patients atteints d’asthme, le dépémokimab a présenté une pharmacocinétique à peu près proportionnelle à la dose sur un éventail posologique allant de 10 mg à 300 mg. Après l’administration s.c. de 100 mg de dépémokimab tous les 6 mois, la pharmacocinétique du dépémokimab était semblable chez les patients atteints d’asthme et de RSCaPN.
Absorption
Après l’administration s.c. d’une dose unique (de 2 mg à 300 mg), le temps médian nécessaire à l’atteinte des concentrations plasmatiques maximales observées (Cmax) a varié de 8 à 14 jours. Aucune accumulation n’a été observée après l’administration de doses répétées par voie s.c. une fois tous les 6 mois.
Distribution
Après l’administration d’une dose unique de dépémokimab par voie s.c., le volume de distribution a été estimé à 6,3 L, d’après une analyse pharmacocinétique de population.
Métabolisme
Le dépémokimab est un anticorps monoclonal qui est catabolisé en petits peptides et acides aminés par des enzymes protéolytiques ubiquitaires qui ne se limitent pas aux tissus hépatiques.
Élimination
Après l’administration s.c. d’une dose unique de dépémokimab, la clairance apparente (CL/F) estimée a été de 0,092 L/jour, d’après une analyse pharmacocinétique de population. La demi-vie d’élimination terminale estimée a été de 48 jours.
Populations et états pathologiques particuliers
Les analyses pharmacocinétiques de population ne semblent pas indiquer que l’âge, la race ou le sexe ont un effet appréciable, du point de vue clinique, sur la pharmacocinétique du dépémokimab.
- Enfants et adolescents : Les données pharmacocinétiques disponibles chez les enfants et les adolescents (N = 15) sont limitées. La pharmacocinétique du dépémokimab chez les adolescents âgés de 12 à 17 ans concordait avec celle observée chez les adultes. La pharmacocinétique du dépémokimab n’a pas été étudiée chez les enfants âgés de moins de 12 ans.
Personnes âgées : Les données pharmacocinétiques obtenues chez les patients âgés (≥ 65 ans)
dans l’ensemble des études cliniques (N = 175) sont limitées. La pharmacocinétique du dépémokimab chez les patients âgés de 65 à 93 ans concordait avec celle observée chez les adultes.
Insuffisance hépatique : Aucune étude rigoureuse n’a été effectuée pour examiner les effets d’une atteinte hépatique sur la pharmacocinétique du dépémokimab. D’après les analyses pharmacocinétiques de population, les biomarqueurs initiaux de la fonction hépatique (alanine aminotransférase [ALT : de 5 à 153 UI/L], aspartate aminotransférase [AST : de 9 à 115 UI/L] et bilirubine [de 1,7 à 42 µmol/L]) n’ont eu aucun effet cliniquement pertinent sur la clairance apparente du dépémokimab.
L’insuffisance hépatique ne devrait pas avoir d’effet significatif sur le métabolisme du dépémokimab, car le dépémokimab n’est pas exclusivement métabolisé par des enzymes protéolytiques situées dans les tissus hépatiques.
Insuffisance rénale : Aucune étude rigoureuse n’a été effectuée pour examiner les effets d’une atteinte rénale sur la pharmacocinétique du dépémokimab. D’après les analyses pharmacocinétiques de population, un débit de filtration glomérulaire estimé (DFGe) < 60 mL/min/1,73 m2 n’a pas eu d’effet cliniquement pertinent sur la clairance apparente du dépémokimab.
L’insuffisance rénale ne devrait pas avoir d’effet significatif sur la clairance, puisque le dépémokimab n’est pas éliminé par voie rénale.
10.4. Immunogénicité
La fréquence d’apparition d’anticorps anti-médicament (AAM) observée dépend fortement de la sensibilité et de la spécificité du test. Du fait des différences entre les méthodes de test, il est impossible de comparer de manière pertinente la fréquence d’apparition d’AAM observée dans les études décrites ci-dessous à celle observée dans d’autres études.
Chez les patients ayant reçu au moins une dose de 100 mg de dépémokimab par voie s.c. tous les 6 mois, 9 % (44/499) des patients atteints d’asthme (études SWIFT-1 et SWIFT-2) et 8 % (21/272) des patients atteints de RSCaPN (études ANCHOR-1 et ANCHOR-2) ont obtenu un résultat positif au test de dépistage des anticorps anti-dépémokimab au cours des études de 52 semaines.
Le pourcentage de patients ayant obtenu un résultat positif au test de dépistage des AAM était de 7 % (43/588) dans le cadre d’une étude de prolongation ouverte de 52 semaines alors en cours sur l’asthme (étude AGILE; n = 214 avec des données recueillies pendant 104 semaines). Dans les études contrôlées par placebo portant sur les indications dans l’asthme et la RSCaPN, 8 % (5/65) des patients ayant obtenu un résultat positif au test de dépistage des AAM ont également obtenu un résultat positif pour les anticorps neutralisants.
Aucun effet cliniquement significatif des AAM sur la pharmacocinétique, la pharmacodynamie, l’efficacité ou l’innocuité d’EXDENSUR n’a été mis en évidence.
11. Conservation, stabilité et mise au rebut
Il est recommandé de conserver le médicament à une température de 2 °C à 8 °C, à l’abri de la lumière.
Ne pas congeler.
Le stylo prérempli et la seringue préremplie peuvent être retirés du réfrigérateur et conservés dans la boîte non ouverte jusqu’à 7 jours à la température ambiante (jusqu’à 30 °C) et à l’abri de la lumière. Jeter le médicament s’il est resté plus de 7 jours hors du réfrigérateur.
Le stylo prérempli ou la seringue préremplie doivent être administrés dans les 8 heures suivant l’ouverture de la boîte. Jeter le stylo ou la seringue s’ils n’ont pas été utilisés dans les 8 heures.
- 12. Particularités de manipulation du produit
Tout produit médicinal non utilisé ou déchet doit être éliminé conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : dépémokimab
Nom chimique : Sans objet. Le dépémokimab n’est pas une substance chimique. C’est une immunoglobuline (anticorps monoclonal [IgG1, kappa] humanisé recombinant).
Formule moléculaire et masse moléculaire : La masse moléculaire estimée du dépémokimab est de 149 kDa.
Structure : Le dépémokimab est un anticorps monoclonal IgG1k humanisé fucosylé composé de deux chaînes légères kappa et de deux chaînes lourdes IgG1. La chaîne légère et la chaîne lourde sont liées par un seul pont disulfure. Les chaînes lourdes sont également liées l’une à l’autre de façon covalente par des ponts disulfures. Chaque chaîne lourde du dépémokimab est N-glycosylée par des oligosaccharides complexes bi-antennés fucosylés. La masse moléculaire de l’anticorps est de 146 kDa et celle de l’hydrate de carbone est d’environ 3 kDa, ce qui, au total, donne une masse moléculaire estimative de 149 kDa pour le dépémokimab.
Propriétés physicochimiques : Le dépémokimab est une solution transparente à opalescente, incolore à jaune ou brun.
Caractéristiques du produit :
Le dépémokimab est un anticorps monoclonal (IgG1, kappa) humanisé recombinant ciblant spécifiquement l’interleukine-5 (IL-5) humaine, produit dans des cellules ovariennes de hamster chinois à l’aide de la technologie de l’ADN recombinant.
14. Études cliniques
14.1. Études cliniques par indication
14.1.1. Asthme
Conception des essais et caractéristiques démographiques des études
L’efficacité et l’innocuité d’EXDENSUR en appoint au traitement d’entretien de l’asthme sévère caractérisé par un phénotype éosinophilique ont été évaluées dans le cadre de deux études cliniques de phase III multicentriques, à double insu, contrôlées par placebo, avec répartition aléatoire et groupes parallèles d’une durée de 52 semaines, réalisées en parallèle (études SWIFT-1 et SWIFT-2) chez des sujets adultes et adolescents (Tableau 4).
La population de l’ensemble d’analyse intégral (EAI) comptait un total de 382 sujets dans l’étude SWIFT-1 et de 380 sujets dans l’étude SWIFT-2. Ces sujets ont été répartis de façon aléatoire selon un rapport de 2:1 pour recevoir soit 100 mg d’EXDENSUR en injection sous-cutanée (s.c.) en plus du traitement de référence, soit un placebo en injection s.c. en plus du traitement de référence, toutes les 26 semaines. Le traitement de référence comprenait des corticostéroïdes inhalés (CSI) à dose moyenne ou élevée (dose moyenne de CSI = 500 µg par jour de propionate de fluticasone [PF] en aérosol-doseur ou équivalent; dose élevée de CSI > 500 µg par jour de PF en aérosol-doseur ou équivalent) jumelés à au moins un autre médicament de contrôle de l’asthme, en excluant les médicaments biologiques. La répartition aléatoire était stratifiée selon la dose de CSI au début de l’étude (dose moyenne; dose élevée), le but étant d’inclure environ 50 % de sujets par dose. Les sujets devaient poursuivre leur traitement d’entretien habituel de l’asthme à une dose stable tout au long de l’étude.
Les sujets devaient avoir des antécédents confirmés de ≥ 2 exacerbations de l’asthme ayant nécessité un traitement par des corticostéroïdes (CS) à action générale (c.-à-d. administrés par voie intramusculaire, intraveineuse ou orale) au cours des 12 mois précédant la sélection, et ce malgré l’utilisation de CSI à dose moyenne ou élevée, et/ou ayant nécessité l’administration d’une dose deux fois plus élevée de CS par voie orale s’ils prenaient des CS par voie orale en traitement d’entretien. Ils devaient également présenter un nombre élevé d’éosinophiles dans le sang périphérique, à savoir ≥ 150 cellules/µL au moment de la sélection ou ≥ 300 cellules/µL au cours des 12 mois précédant la sélection. D’autre part, les sujets devaient présenter un volume expiratoire maximal par seconde (VEMS) avant la prise d’un bronchodilatateur < 80 % de la valeur théorique à la sélection (sujets âgés de ≥ 18 ans), ou < 90 % de la valeur théorique à la sélection ou un rapport VEMS/capacité vitale forcée (CVF) < 0,8 (sujets âgés de ≥ 12 ans et < 18 ans) à la sélection, avec des signes de réversibilité (VEMS ≥ 12 % et 200 mL). Les sujets devaient avoir reçu des CSI à dose moyenne ou élevée dans les 12 mois précédant la sélection et devaient prendre un traitement comprenant au moins un médicament de contrôle de l’asthme en plus des CSI depuis au moins 3 mois.
Dans les deux études, le paramètre d’évaluation principal de l’efficacité était le taux annualisé d’exacerbations d’importance clinique au cours d’une période de 52 semaines. Une exacerbation d’importance clinique était définie comme une aggravation de l’asthme ayant entraîné 1) l’utilisation de CS à action générale ou l’augmentation temporaire de la dose de CS à action générale pendant au moins 3 jours pour traiter les symptômes, 2) une consultation au service des urgences/consultation de soins d’urgence pour le motif d’asthme ayant conduit à l’instauration d’un traitement par des CS à action générale en plus du traitement d’entretien habituel, ou 3) une hospitalisation due à l’asthme.
Les paramètres d’évaluation secondaires clés de l’efficacité comprenaient la variation à la semaine 52 par rapport aux valeurs initiales 1) du score total au questionnaire SGRQ (St. George’s Respiratory Questionnaire), 2) du score au questionnaire ACQ-5 (Asthma Control Questionnaire – 5 items) et 3) du volume expiratoire maximal par seconde (VEMS) avant la prise d’un bronchodilatateur.
Le questionnaire SGRQ est un questionnaire d’auto-évaluation de la qualité de vie liée à la santé destiné aux personnes qui présentent une obstruction des voies aériennes, notamment de l’asthme. Il contient 50 items concernant trois domaines (symptômes, activité et répercussions) qui sont évalués à l’aide de différentes échelles et qui donnent un score sur 100. Le questionnaire ACQ-5 évalue la maîtrise de l’asthme sur la base de l’essoufflement, des réveils nocturnes, des symptômes au réveil, de la limitation des activités, des sibilances et de la fréquence d’utilisation de bêta-agonistes à courte durée d’action au cours des 7 jours précédents. Tous les items sont évalués sur une échelle à 7 points (allant de 0 [aucune altération] à 6 [altération maximum] pour les symptômes et l’utilisation de médicaments de secours).
Tableau 4 – Résumé de la conception des études cliniques portant sur l’asthme
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (min; max) | Sexe n (%) |
| 206713 (SWIFT-1) | Étude de phase III multicentrique, à double insu, contrôlée par placebo, avec répartition aléatoire et groupes parallèles | EXDENSUR à 100 mg s.c. aux semaines 0 et 26 Placebo aux semaines 0 et 26 Durée : 52 semaines | N = 250 N = 132 Total : 382a | 54 ans (14; 78) | Femmes : 223 (58 %) Hommes : 159 (42 %) |
| 213744 (SWIFT-2) | Étude de phase III multicentrique, à double insu, contrôlée par placebo, avec répartition aléatoire et groupes parallèles | EXDENSUR à 100 mg s.c. aux semaines 0 et 26 Placebo aux semaines 0 et 26 Durée : 52 semaines | N = 252 N = 128 Total : 380a | 53 ans (12; 82) | Femmes : 241 (63 %) Hommes : 139 (37 %) |
a Population de l’ensemble d’analyse intégral (EAI) qui a été répartie aléatoirement et qui a reçu au moins 1 dose d’EXDENSUR ou de placebo
s.c. = voie sous-cutanée.
Les données démographiques et les caractéristiques initiales de la maladie chez les sujets ayant participé aux études SWIFT-1 et SWIFT-2 étaient globalement équilibrées entre les groupes (Tableau 5).
Tableau 5 – Données démographiques et caractéristiques initiales de la maladie (population de l’EAI)
chez les sujets ayant participé aux études SWIFT-1 et SWIFT-2
| Paramètre | SWIFT-1 N = 382 | SWIFT-2 N = 380 |
| Âge (années) des sujets, moyenne (É.-T.) | 54 (14,2) | 53 (16,2) |
| Femmes, n (%) | 223 (58) | 241 (63) |
| Blancs, n (%) | 316 (83) | 272 (72) |
| Indice de masse corporelle (kg/m2), moyenne (É.-T.) | 28,03 (5,930) | 28,73 (6,310) |
| Absence d’antécédents de tabagisme, n (%) | 288 (75) | 294 (77) |
| Durée de l’asthme, années, moyenne (É.-T.) | 22 (16,2) | 25 (18,5) |
| Paramètre | SWIFT-1 N = 382 | SWIFT-2 N = 380 |
| VEMS mesuré avant la prise d’un bronchodilatateur, en % de la valeur théorique, moyenne (É.-T.) | 62 (15,2) | 62 (15,9) |
| % de réversibilité, moyenne (É.-T.) | 17 (15,3) | 18 (17,4) |
| Nombre d’éosinophiles, cellules/µL, médiane (min.; max.) | 310 (20; 2360) | 340 (10; 4440) |
| Taux d’IgE totales, U/µL, médiane (min.; max.) | 185 (1,9; 12 142) | 180 (2,2; 16 198) |
| Nombre d’exacerbations survenues au cours de l’année précédente, moyenne (É.-T.) | 2,2 (0,69) | 2,7 (1,92) |
| Score SGRQ total, moyenne (É.-T.) | 44,3 (20,70) | 44,5 (18,69) |
| Score ACQ-5 ≥ 1,5 au début de l’étude (%) | 280 (75) | 279 (75) |
| Utilisation d’un CSI à dose élevée (%)a | 203 (53) | 226 (59) |
| Utilisation d’une association CSI + BALA + AMLA (%) | 95 (25) | 127 (33) |
| Utilisation de CSO d’entretien (%) | 21 (5) | 19 (5) |
ACQ-5 : Asthma Control Questionnaire – 5 items (questionnaire sur la maîtrise de l’asthme, version à 5 questions); AMLA : antagoniste muscarinique à longue durée d’action; BALA : bêta-agoniste à longue durée d’action; CSI : corticostéroïdes inhalés; CSO : corticostéroïdes oraux; IgE : immunoglobuline E; É.-T. : écart-type; SGRQ : St. George’s Respiratory Questionnaire (questionnaire respiratoire du St George’s Hospital); VEMS : volume expiratoire maximal par seconde.
a Dose élevée de CSI > 500 µg par jour de propionate de fluticasone (PF) en aérosol-doseur ou équivalent.
Résultats des études
Les principaux résultats relatifs à l’efficacité d’EXDENSUR à la semaine 52 chez les sujets présentant un asthme sévère dans les études SWIFT-1 et SWIFT-2 sont présentés dans le Tableau 6.
Tableau 6 – Résultats relatifs au paramètre d’évaluation principal de l’efficacité chez les sujets présentant un asthme sévère sur 52 semaines dans les études SWIFT-1 et SWIFT-2 (population de l’EAI)
| SWIFT-1 | SWIFT-2 | |||
| EXDENSUR N = 250 | Placebo N = 132 | EXDENSUR N = 252 | Placebo N = 128 | |
| Taux annualisé d’exacerbations de l’asthmea | 0,46 | 1,11 | 0,56 | 1,08 |
| Rapport des taux (IC à 95 %) | 0,42* (0,30; 0,59) | 0,52* (0,36; 0,73) | ||
EAI : ensemble d’analyse intégral; IC : intervalle de confiance.
a Résultats obtenus au moyen d’un modèle binomial négatif comportant une variable de décalage pour tenir compte des différentes durées de suivi, ainsi que les effets fixes suivants : le groupe de traitement, les antécédents d’exacerbations de l’asthme, la dose de CSI au début de l’étude, la région géographique et le VEMS en pourcentage de la valeur théorique avant la prise d’un bronchodilatateur au début de l’étude.
* Statistiquement significatif au niveau prédéterminé de 5 %.
Dans les études SWIFT-1 et SWIFT-2, le pourcentage de sujets ayant présenté une exacerbation d’importance clinique au cours de la période de traitement de 52 semaines était de 32 % et 32 %, respectivement, pour EXDENSUR et de 46 % et 50 %, respectivement, pour le placebo.
Dans les études SWIFT-1 et SWIFT-2, le pourcentage de sujets ayant présenté des exacerbations nécessitant une hospitalisation et/ou une consultation au service des urgences était de 1 % et 4 %, respectivement, pour EXDENSUR et de 8 % et 10 %, respectivement, pour le placebo.
Dans les études SWIFT-1 et SWIFT-2, le temps écoulé avant la première exacerbation d’importance clinique était numériquement plus long avec EXDENSUR qu’avec le placebo (rapport des risques instantanés [RRI] : 0,56 [IC à 95 % : 0,40; 0,79] et 0,53 [IC à 95 % : 0,38; 0,74], respectivement) (Figure 3A et Figure 3B).
Figure 3A – Courbe de Kaplan-Meier du temps écoulé avant la première exacerbation d’importance clinique chez les sujets atteints d’asthme sévère dans l’étude SWIFT-1 (population de l’EAI)
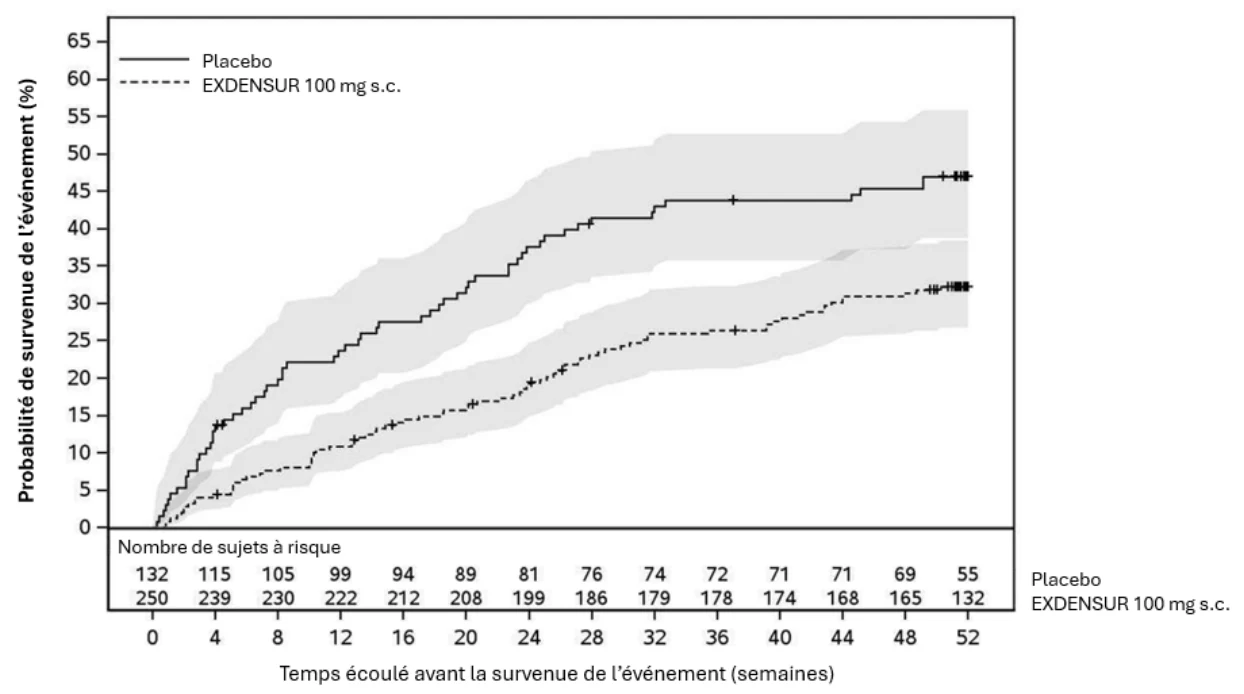
EAI : ensemble d’analyse intégral; s.c. : voie sous-cutanée.
Figure 3B – Courbe de Kaplan-Meier du temps écoulé avant la première exacerbation d’importance clinique chez les sujets atteints d’asthme sévère dans l’étude SWIFT-2 (population de l’EAI)
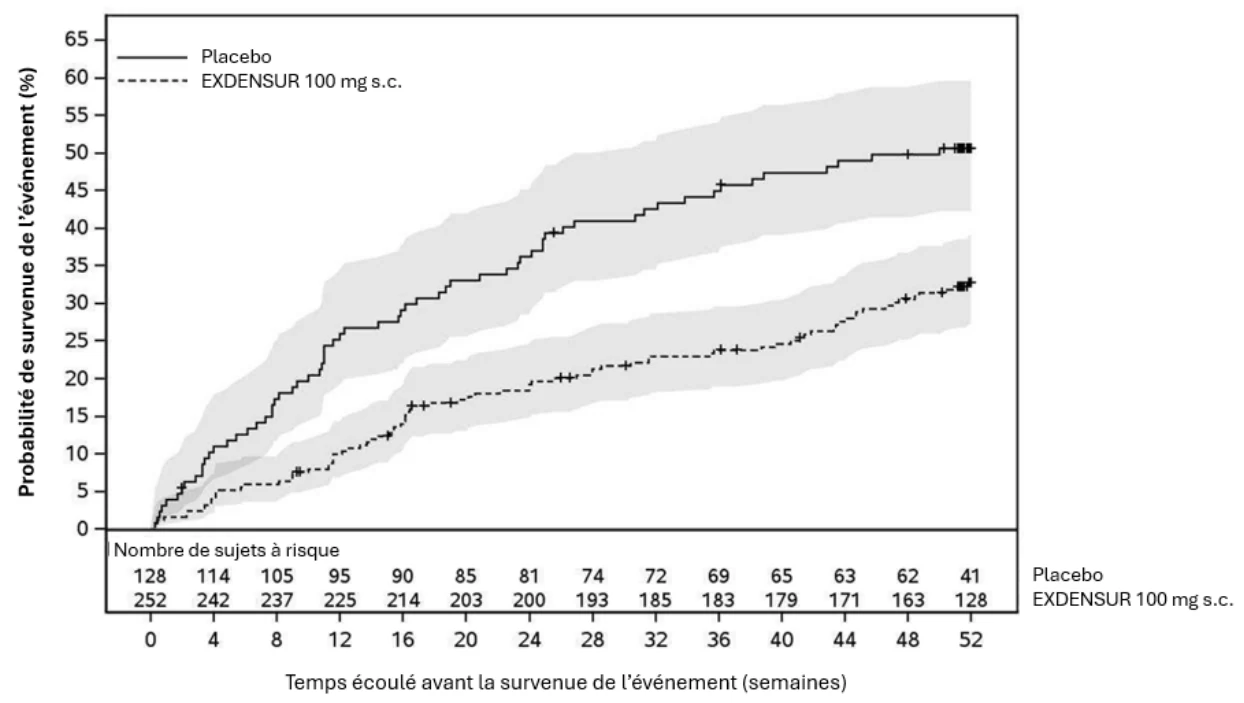
EAI : ensemble d’analyse intégral; s.c. : voie sous-cutanée.
Dans les études SWIFT-1 et SWIFT-2, la variation de la moyenne des moindres carrés du score SGRQ total à la semaine 52 par rapport aux valeurs initiales était de ‑13,0 et ‑14,8, respectivement, pour EXDENSUR et de ‑9,7 et ‑12,5, respectivement, pour le placebo (différence corrigée : ‑3,4 [IC à 95 % : ‑7,1; 0,4] et ‑2,3 [IC à 95 % : ‑5,8; 1,2]). La proportion de sujets ayant obtenu une diminution ≥ 4 points (amélioration) du score SGRQ à la semaine 52 par rapport aux valeurs initiales était de 63 % et 66 %, respectivement, pour EXDENSUR et de 57 % et 65 %, respectivement, pour le placebo.
Dans les études SWIFT-1 et SWIFT-2, la variation de la moyenne des moindres carrés du score ACQ-5 total à la semaine 52 par rapport aux valeurs initiales était de ‑0,82 et ‑0,81, respectivement, pour EXDENSUR et de ‑0,77 et ‑0,70, respectivement, pour le placebo (différence corrigée : ‑0,04 [IC à 95 % : ‑0,27; 0,18] et ‑0,11 [IC à 95 % : ‑0,33; 0,11]). La proportion de sujets ayant obtenu une diminution ≥ 0,5 point (amélioration) du score ACQ-5 à la semaine 52 par rapport aux valeurs initiales était de 54 % et 54 %, respectivement, pour EXDENSUR et de 55 % et 53 %, respectivement, pour le placebo.
Dans les études SWIFT-1 et SWIFT-2, la variation de la moyenne des moindres carrés du VEMS avant la prise d’un bronchodilatateur à la semaine 52 par rapport aux valeurs initiales était de 0,160 L et 0,240 L, respectivement, pour EXDENSUR et de 0,160 L et 0,184 L, respectivement, pour le placebo (différence corrigée : ‑0,001 [IC à 95 % : ‑0,089; 0,088] et 0,056 [IC à 95 % : ‑0,043; 0,154]).
14.1.2. Rhinosinusite chronique avec polypes nasaux
Conception des essais et caractéristiques démographiques des études
L’efficacité et l’innocuité d’EXDENSUR ont été évaluées dans le cadre de deux études cliniques de phase III multicentriques, à double insu, contrôlées par placebo, avec répartition aléatoire et groupes parallèles d’une durée de 52 semaines, réalisées en parallèle (études ANCHOR-1 et ANCHOR-2) chez des sujets adultes atteints de rhinosinusite chronique avec polypes nasaux (RSCaPN) sévère (Tableau 7).
La population de l’ensemble d’analyse intégral (EAI) comptait un total de 271 sujets dans l’étude ANCHOR-1 et de 257 sujets dans l’étude ANCHOR-2. Ces sujets ont été répartis de façon aléatoire selon un rapport de 1:1 pour recevoir soit 100 mg de dépémokimab en injection sous-cutanée (s.c.) en plus du traitement de référence, soit un placebo en injection s.c. en plus du traitement de référence, toutes les 26 semaines. Le traitement de référence comprenait des corticostéroïdes (CS) intranasaux, le lavage du nez avec une solution saline, des CS inhalés avec expiration par le nez, des traitements ponctuels et de courte durée par des CS à action générale (sauf durant la période préliminaire) et/ou des antibiotiques. L’administration de CS à action générale pendant une courte durée pour le traitement de la RSCaPN était autorisée comme traitement de secours. Les sujets devaient continuer de prendre leur traitement de référence de la RSCaPN habituel à une dose stable tout au long de l’étude.
Les sujets devaient présenter un score de polypose nasale (NPS) bilatéral établi par endoscopie de 5 minimum (avec un score minimum de 2 pour chaque cavité nasale). Ils devaient avoir des antécédents d’intervention chirurgicale nasale (polypectomie) et/ou d’utilisation de CS à action générale pour le traitement de la polypose nasale pendant au moins 3 jours consécutifs au cours des deux années précédentes (ou devaient présenter une contre-indication ou une intolérance aux CS à action générale). D’autre part, les sujets devaient présenter des symptômes de rhinosinusite chronique d’intensité modérée à sévère, caractérisés par une obstruction/congestion nasale ou un écoulement nasal (antérieur/postérieur) et par une douleur/pression faciale ou une réduction de l’odorat/perte d’odorat. Les sujets devaient utiliser des CS intranasaux quotidiennement depuis au moins 8 semaines au moment de la sélection. Au moment de la répartition aléatoire, les sujets devaient avoir obtenu un score moyen d’obstruction nasale sur l’échelle d’évaluation verbale (EEV) supérieur ou égal à 2 au cours des 7 jours précédents.
Dans les deux études, les principaux coparamètres d’évaluation de l’efficacité étaient 1) la variation du score NPS bilatéral établi par endoscopie à la semaine 52 par rapport aux valeurs initiales (évaluation centralisée) et 2) la variation du score moyen d’obstruction nasale sur l’EEV aux semaines 49 à 52 par rapport aux valeurs initiales. Les paramètres secondaires clés d’évaluation de l’efficacité étaient 1) la variation du score moyen de rhinorrhée sur l’EEV aux semaines 49 à 52 par rapport aux valeurs initiales,
- 2) la variation du score de perte d’odorat sur l’EEV aux semaines 49 à 52 par rapport aux valeurs initiales, 3) la variation du score tomodensitométrique de Lund-Mackay (score LMK CT) à la semaine 52 par rapport aux valeurs initiales et 4) la variation du score total au questionnaire SNOT-22 (Sino-Nasal Outcome Test-22 items) à la semaine 52 par rapport aux valeurs initiales.
Le score NPS correspond à la somme des scores des deux narines évalués sur une échelle catégorielle à 4 points (allant de 0 [absence de polypes] à 4 [gros polypes causant une congestion quasi complète ou une obstruction du méat inférieur]). L’EEV a été utilisée pour évaluer les symptômes quotidiens sur une échelle catégorielle à 4 points (allant de 0 [aucun symptôme] à 3 [symptômes sévères]). Le score LMK CT a évalué l’opacification de chaque sinus sur une échelle catégorielle à 3 points (0 = sinus normal, 1 = opacification partielle, 2 = opacification totale), avec un score total maximum de 24. Le questionnaire SNOT-22 a évalué les symptômes associés à la RSCaPN et leurs répercussions sur la base de 22 items évalués chacun sur une échelle catégorielle à 6 points (allant de 0 [aucun problème] à 5 [problème très sévère]), avec un score total maximum de 110; le questionnaire SNOT-22 portait sur les deux semaines précédentes.
Tableau 7 – Résumé de la conception des études cliniques portant sur la rhinosinusite chronique avec polypes nasaux
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (min; max) | Sexe n (%) |
217095 (ANCHOR-1) | Étude de phase III multicentrique, à double insu, contrôlée par placebo, avec répartition aléatoire et groupes parallèles | EXDENSUR à 100 mg s.c. aux semaines 0 et 26 Placebo aux semaines 0 et 26 Durée : 52 semaines | N = 143 N = 128 Total : 271a | 54 ans (19; 93) | Femmes : 83 (31 %) Hommes : 188 (69 %) |
210879 (ANCHOR-2) | Étude de phase III multicentrique, à double insu, contrôlée par placebo, avec répartition aléatoire et groupes parallèles | EXDENSUR à 100 mg s.c. aux semaines 0 et 26 Placebo aux semaines 0 et 26 Durée : 52 semaines | N = 129 N = 128 Total : 257a | 50 ans (20; 82) | Femmes : 80 (31 %) Hommes : 177 (69 %) |
a Population de l’ensemble d’analyse intégral (EAI) qui a été répartie aléatoirement et qui a reçu au moins 1 dose d’EXDENSUR ou de placebo
Les données démographiques et les caractéristiques initiales de la maladie chez les sujets ayant participé aux études ANCHOR-1 et ANCHOR-2 étaient globalement équilibrées entre les groupes (Tableau 8).
Tableau 8 – Données démographiques et caractéristiques initiales de la maladie (population de l’EAI)
chez les sujets des études ANCHOR-1 et ANCHOR-2
| Paramètre | ANCHOR-1 (N = 271) | ANCHOR-2 (N = 257) |
| Âge (années) des sujets, moyenne (É.-T.) | 54 (13,4) | 50 (12,9) |
| Hommes, n (%) | 188 (69) | 177 (69) |
| Blancs, n (%) | 185 (70) | 197 (77) |
| Asiatiques/autres, n (%) | 72 (27) | 55 (21) |
| Indice de masse corporelle (kg/m2), moyenne (É.-T.) | 26,91 (4,667) | 26,79 (4,726) |
| Durée (années) de la RSCaPN, moyenne (É.-T.) | 13 (11,2) | 11 (8,7) |
| Sujets ayant subi ≥ 1 polypectomie nasale antérieure, n (%) | 171 (63) | 162 (63) |
| Utilisation de CS à action générale pour le traitement de PN au cours des 12 derniers mois, n (%) | 190 (70) | 172 (67) |
| Paramètre | ANCHOR-1 (N = 271) | ANCHOR-2 (N = 257) |
| Asthme, n (%) | 161 (59) | 131 (51) |
| MREA, n (%) | 43 (16) | 42 (16) |
| Nombre d’éosinophiles dans le sang, cellules/µL, médiane (min., max.) | 360 (10; 10 550) | 360 (30; 1670) |
| Score NPS bilatéral établi par endoscopiea, b, c, moyenne (É.-T.) | 6,0 (1,35) | 5,9 (1,29) |
| Score moyen d’obstruction nasale sur l’EEVa, d, moyenne (É.-T.) | 2,5 (0,48) | 2,6 (0,42) |
| Score moyen de rhinorrhée sur l’EEVa, d, moyenne (É.-T.) | 2,2 (0,70) | 2,3 (0,67) |
| Score moyen de perte d’odorat sur l’EEVa, d, moyenne (É.-T.) | 2,7 (0,55) | 2,8 (0,41) |
| Score LMK CTa, b, moyenne (É.-T.) | 18,7 (4,08) | 18,9 (4,19) |
| Score SNOT-22 totala, e, moyenne (É.-T.) | 57,4 (22,15) | 60,1 (19,95) |
| Sujets ayant obtenu un score SNOT-22 total ≥ 40, n (%) | 204 (75) | 207 (81) |
CS : corticostéroïdes; EAI : ensemble d’analyse intégral; EEV : échelle d’évaluation verbale; LMK CT : score tomodensitométrique de Lund-Mackay; MREA : maladie respiratoire exacerbée par l’aspirine; PN : polypes nasaux; RSCaPN : rhinosinusite chronique avec polypes nasaux; SNOT-22 : Sino-Nasal Outcome Test-22 items (questionnaire en 22 questions sur l’impact des symptômes nasosinusiens).
a Des scores plus élevés indiquent un degré plus élevé de sévérité de la maladie.
b Scores établis en aveugle par des évaluateurs indépendants.
c Le score NPS correspond à la somme des scores des deux narines, évalués sur une échelle catégorielle à 4 points (0 = absence de polypes, 1 = petits polypes dans le méat moyen ne dépassant pas le bord inférieur du cornet moyen, 2 = polypes dépassant le bord inférieur du cornet moyen, 3 = gros polypes atteignant le bord inférieur du cornet inférieur ou polypes situés au centre du cornet moyen, 4 = gros polypes causant une congestion quasi complète ou une obstruction du méat inférieur).
d Évaluation quotidienne par les sujets sur une échelle catégorielle à 4 points (0 = aucun symptôme, 1 = symptômes légers, 2 = symptômes modérés, 3 = symptômes sévères).
e Le questionnaire SNOT-22 est un outil d’évaluation de la qualité de vie liée à la santé qui comprend 22 items permettant d’évaluer 6 domaines de symptômes de RSCaPN et leurs répercussions (symptômes nasaux, symptômes non nasaux, symptômes auriculaires et faciaux, sommeil, fatigue, répercussions émotionnelles). Ces symptômes étaient évalués sur une échelle à 6 points (0 = aucun problème, 1 = problème très léger, 2 = problème léger, 3 = problème modéré, 4 = problème sévère, 5 = problème très sévère). Le score maximum est de 110.
Résultats des études
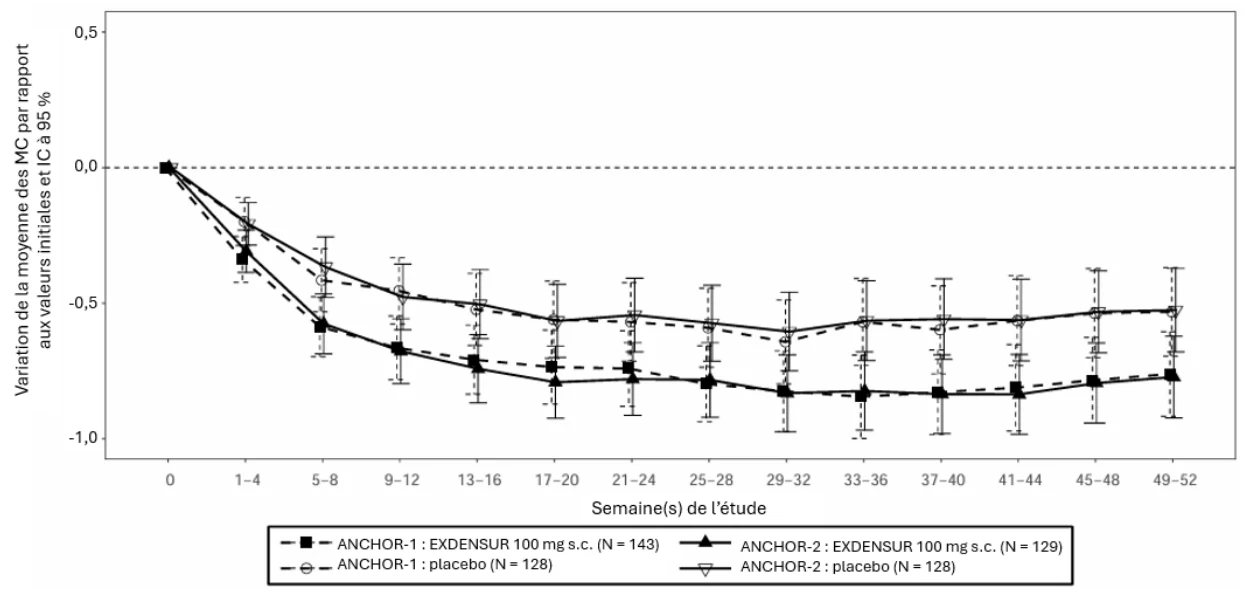
Les principaux résultats relatifs à l’efficacité d’EXDENSUR à la semaine 52 chez des sujets présentant une RSCaPN sévère dans les études ANCHOR-1 et ANCHOR-2 sont présentés dans le Tableau 9 ainsi qu’aux Figure 4 et Figure 5.
Tableau 9 – Résultats relatifs aux principaux coparamètres d’évaluation de l’efficacité chez les sujets présentant une RSCaPN sévère à la semaine 52 dans les études ANCHOR-1 et ANCHOR-2 (population de l’EAI)
| ANCHOR-1 | ANCHOR-2 | |||
| EXDENSUR N = 143 | Placebo N = 128 | EXDENSUR N = 129 | Placebo N = 128 | |
| Score NPS total établi par endoscopie à la 52e semainea, b | ||||
| nc | 128 | 120 | 120 | 115 |
| Moyenne des MC (ET) | 5,4 (0,14) | 6,2 (0,15) | 5,4 (0,14) | 6,0 (0,15) |
Variation de la moyenne des MC par rapport aux valeurs initiales (ET) | -0,6 (0,14) | 0,2 (0,15) | -0,5 (0,14) | 0,1 (0,15) |
| Différence corrigéed (IC à 95 %) | -0,7 (-1,1; -0,3)* | -0,6 (-1,0; -0,2)* | ||
| Score moyen d’obstruction nasale sur l’EEV au cours des semaines 49 à 52a, b | ||||
| nc | 125 | 116 | 119 | 111 |
| Moyenne des MC (ET) | 1,77 (0,079) | 2,00 (0,083) | 1,83 (0,076) | 2,07 (0,078) |
Variation de la moyenne des MC par rapport aux valeurs initiales (ET) | -0,76 (0,079) | -0,53 (0,083) | -0,77 (0,076) | -0,53 (0,078) |
Différence corrigéed (IC à 95 %) | -0,23 (-0,46; 0,00)* | -0,25 (-0,46; -0,03)* | ||
EAI : ensemble d’analyse intégral; EEV : échelle d’évaluation verbale; MC : moindres carrés; NPS : score de polypose nasale.
a Pour les sujets ayant subi une intervention chirurgicale nasale ou ayant utilisé un traitement modulateur de la maladie pour la RSCaPN avant le point temporel d’intérêt, la pire valeur possible du score en question a été attribuée pour toutes les évaluations suivant l’intervention chirurgicale ou l’instauration d’un traitement modulateur de la maladie.
b D’après les analyses effectuées à l’aide du modèle mixte à mesures répétées (MMMR) avec les covariables suivantes : traitement, score initial, log(e) du nombre d’éosinophiles dans le sang mesuré au début de l’étude, région, polypectomie antérieure et visite, avec les paramètres d’interaction entre visite et score initial et entre visite et traitement.
c Nombre de sujets pour lesquels les données étaient analysables au point temporel défini. * Signification statistique au niveau prédéterminé de 5 %.
Figure 4 – Variation de la moyenne des MC du score NPS total établi par endoscopie par rapport aux valeurs initiales (études ANCHOR-1 et ANCHOR-2)
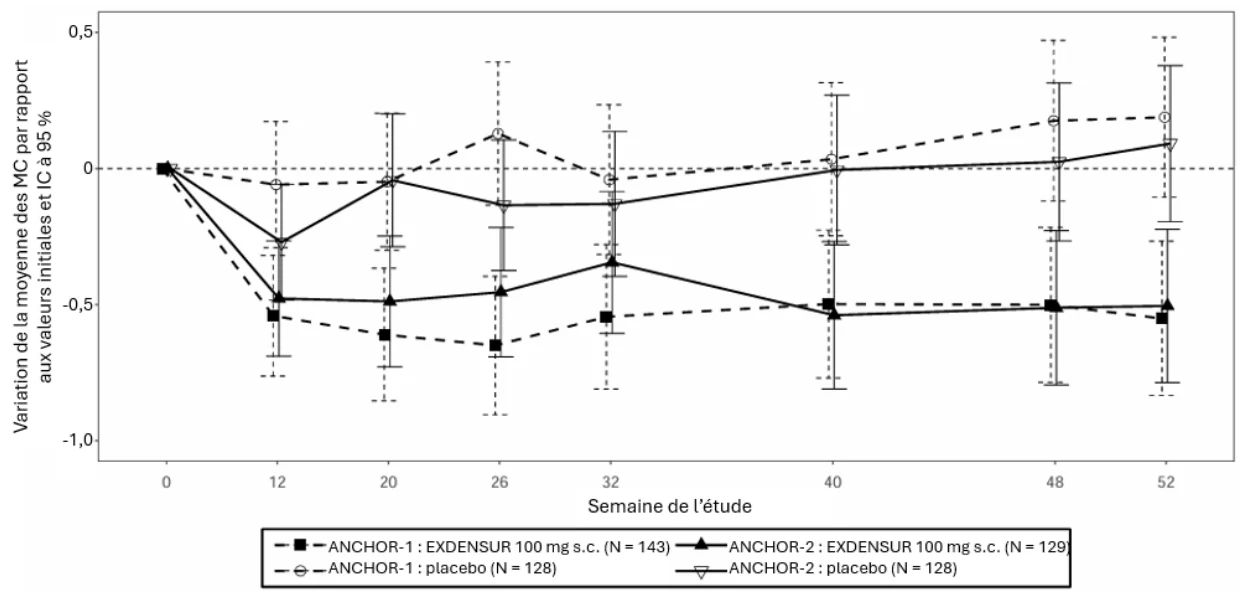
EAI : ensemble d’analyse intégral; MC : moindres carrés; NPS : score de polypose nasale.
Figure 5 – Variation de la moyenne des MC du score moyen d’obstruction nasale sur l’EEV par rapport aux valeurs initiales (études ANCHOR-1 et ANCHOR-2)
EAI : ensemble d’analyse intégral; EEV : échelle d’évaluation verbale; MC : moindres carrés.
Dans les études ANCHOR-1 et ANCHOR-2, la proportion de sujets ayant obtenu une diminution ≥ 1 point du score NPS bilatéral total établi par endoscopie à la semaine 52 par rapport aux valeurs initiales était de 44 % et 41 %, respectivement, pour EXDENSUR et de 24 % et 24 %, respectivement, pour le placebo. D’autre part, la proportion de sujets ayant obtenu une diminution ≥ 1 point du score moyen d’obstruction nasale sur l’EEV au cours des semaines 49 à 52 par rapport aux valeurs initiales était de 36 % et 46 %, respectivement, pour EXDENSUR et de 30 % et 29 %, respectivement, pour le placebo.
Dans les études ANCHOR-1 et ANCHOR-2, la variation de la moyenne des moindres carrés du score moyen de rhinorrhée sur l’EEV au cours des semaines 49 à 52 par rapport aux valeurs initiales était de ‑0,71 et ‑0,72, respectivement, pour EXDENSUR et de ‑0,49 et ‑0,54, respectivement, pour le placebo (différence corrigée : ‑0,22 [IC à 95 % : ‑0,46; 0,02] et ‑0,18 [IC à 95 % : ‑0,40; 0,05]). Dans les études ANCHOR-1 et ANCHOR-2, la variation de la moyenne des moindres carrés du score moyen de perte d’odorat sur l’EEV au cours des semaines 49 à 52 par rapport aux valeurs initiales était de ‑0,48 et ‑0,56, respectivement, pour EXDENSUR et de ‑0,29 et ‑0,30, respectivement, pour le placebo (différence corrigée : ‑0,19 [IC à 95 % : ‑0,39; 0,00] et ‑0,26 [IC à 95 % : ‑0,45; ‑0,07]).
Dans les études ANCHOR-1 et ANCHOR-2, la variation de la moyenne des moindres carrés du score LMK CT à la semaine 52 par rapport aux valeurs initiales était de ‑2,8 et ‑3,5, respectivement, pour EXDENSUR et de ‑0,8 et ‑0,3, respectivement, pour le placebo (différence corrigée : ‑2,0 [IC à 95 % : ‑3,3; ‑0,8] et ‑3,2 [IC à 95 % : ‑4,4; ‑2,0]). Dans les études ANCHOR-1 et ANCHOR-2, la variation de la moyenne des moindres carrés du score SNOT-22 total à la semaine 52 par rapport aux valeurs initiales était de ‑13,3 et ‑15,9, respectivement, pour EXDENSUR et de ‑6,5 et ‑6,0, respectivement, pour le placebo (différence corrigée : ‑6,8 [IC à 95 % : ‑15,2; 1,6] et ‑9,9 [IC à 95 % : ‑17,9; -2,0]).
Dans une analyse groupée prédéfinie des études ANCHOR-1 et ANCHOR-2, le pourcentage de patients ayant nécessité des corticostéroïdes à action générale, une intervention chirurgicale rhinosinusienne (subie) ou des médicaments modulateurs de la maladie pour la RSCaPN, jusqu’à la semaine 52, était de 26 % (72/272) pour EXDENSUR et de 36 % (92/256) pour le placebo.
Dans le sous-groupe de patients atteints de RSCaPN et d’asthme concomitant inclus dans les études ANCHOR-1 et ANCHOR-2 (n = 292), les variations du score endoscopique total des polypes nasaux et du score d’obstruction nasale (ÉÉV) étaient en faveur d’EXDENSUR, comme chez l’ensemble des sujets ayant participé aux études.
16. Toxicologie non clinique
Toxicologie générale :
Chez des singes ayant reçu une dose unique de dépémokimab par voie sous-cutanée (10 mg/kg ou 100 mg/kg, soit une exposition respectivement 2 fois ou 21 fois plus élevée que celle observée chez des patients atteints d’asthme ayant reçu la dose recommandée chez l’humain [c.-à-d. 100 mg par voie s.c. tous les 6 mois], d’après l’ASC) et ayant fait l’objet d’un suivi pendant 4 semaines, un effet indésirable, à savoir une inflammation des vaisseaux du rein, du cœur, du pancréas, de la rate, du foie et/ou du poumon, est survenu chez un singe ayant reçu la faible dose et chez un singe ayant reçu la dose élevée. La dose sans effet nocif observé (DSENO) n’a pas été déterminée en raison de la survenue d’une vascularite après l’administration des deux doses. Le lien entre l’administration du dépémokimab et la vascularite n’est pas clair.
Lors d’une étude de toxicité à doses répétées (10 mg/kg et 100 mg/kg en injection sous-cutanée, au jour 1 et à la semaine 14) de 26 semaines, qui comportait une période sans administration de médicament de 30 semaines, les singes ayant reçu la dose élevée ont présenté des augmentations réversibles (au cours de la période d’enregistrement de 24 heures) de l’intervalle QTc après l’administration de la dose à la semaine 14 (18 millisecondes ou 7 % des valeurs absolues moyennes relevées dans le groupe témoin exposé à l’excipient ou observées au début de l’étude). La portée de cette observation sur le plan toxicologique n’est pas claire. Il a été déterminé que la DSENO était celle de 10 mg/kg (soit une exposition 8 fois plus élevée que celle observée chez des patients atteints d’asthme ayant reçu la dose recommandée chez l’humain, d’après l’ASC).
Génotoxicité : Aucune étude de génotoxicité n’a été réalisée avec le dépémokimab.
Cancérogénicité : Aucune étude de cancérogénicité n’a été réalisée avec le dépémokimab.
Toxicité pour la reproduction et le développement :
La toxicité du dépémokimab sur le plan de la reproduction et du développement n’a fait l’objet d’aucune étude. Toutefois, aucun effet histopathologique indésirable n’a été observé dans les organes reproducteurs des singes cynomolgus sexuellement matures recevant des doses de dépémokimab par voie s.c. allant jusqu’à 100 mg/kg pendant 6 mois
Les données recueillies chez des guenons gravides révèlent que le mépolizumab, un produit biologique apparenté ne comportant pas la modification YTE, traverse la barrière placentaire. Les concentrations de mépolizumab étaient environ 2,4 fois plus élevées chez les nourrissons que chez les mères plusieurs mois après la mise bas. Le mépolizumab a été excrété dans le lait des guenons cynomolgus à des concentrations s’élevant à moins de 0,5 % de celles décelées dans le plasma maternel. Le dépémokimab a une plus grande affinité de liaison pour le FcRn et pourrait passer dans le sang fœtal à des concentrations dépassant celles du mépolizumab. Selon une analyse in silico réalisée à l’aide d’un modèle simien, les concentrations de dépémokimab seront 3,2 fois plus élevées chez les nourrissons que chez les mères. La durée de l’exposition devrait être plus longue chez le nourrisson en raison de la demi-vie d’élimination prolongée du dépémokimab par rapport à celle du mépolizumab.
Toxicité juvénile : Aucune étude de toxicité juvénile n’a été réalisée avec le dépémokimab.