


Monographie de produit - Fasenra
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-08 |
|---|---|
| 1 Indications, 1.1 Pédiatrie | 2026-08 |
| 4 Posologie et administration, 4.1 Considérations posologiques | 2026-08 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-08 |
| 7 Mises en garde et précautions, Généralités | 2026-08 |
| 7 Mises en garde et précautions, Système immunitaire | 2026-08 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2026-08 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2026-08 |
| 1 Indications | 2025-06 |
| 4 Posologie et administration, 4.1 Considérations posologiques | 2025-06 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2025-06 |
| 4 Posologie et administration, 4.4 Administration | 2025-06 |
| 7 Mises en garde et précautions, Système immunitaire | 2025-06 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2025-06 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2025-06 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 5
- 1.
Indications ..................................................................................................................... 5
1.1. Pédiatrie ............................................................................................................ 5
1.2. Gériatrie ............................................................................................................ 5
- 2. Contre-indications ......................................................................................................... 6
- 4.
Posologie et administration .......................................................................................... 6
4.1. Considérations posologiques ............................................................................. 6
4.2. Posologie recommandée et ajustement posologique ......................................... 6
4.4. Administration .................................................................................................... 7
4.5. Dose oubliée ..................................................................................................... 7
- 5. Surdose .......................................................................................................................... 7
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 8
- 7.
Mises en garde et précautions ................................................................................... 10
Généralités ....................................................................................................................10
Système immunitaire .....................................................................................................10
Santé reproductive ........................................................................................................11
7.1. Populations particulières ..................................................................................11
7.1.1. Grossesse ...................................................................................................11
7.1.2. Allaitement ..................................................................................................11
7.1.3. Enfants et adolescents ................................................................................11
7.1.4. Personnes âgées ........................................................................................12
- 8.
Effets indésirables ....................................................................................................... 12
8.1. Aperçu des effets indésirables ..........................................................................12
8.2. Effets indésirables observés au cours des études cliniques .............................13
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents .................................................................................................16
8.3. Effets indésirables peu fréquents observés au cours des études cliniques .......17
8.5. Effets indésirables observés après la commercialisation ..................................18
- 9.
Interactions médicamenteuses .................................................................................. 18
9.2. Aperçu des interactions médicamenteuses ......................................................18
9.3. Interactions médicament-comportement ...........................................................18
9.4. Interactions médicament-médicament ..............................................................18
9.5. Interactions médicament-aliment ......................................................................18
9.6. Interactions médicament-plante médicinale ......................................................18
9.7. Interactions médicament-examens de laboratoire ............................................18
- 10.
Pharmacologie clinique .............................................................................................. 19
10.1. Mode d’action ...................................................................................................19
10.2. Pharmacodynamie............................................................................................19
10.3. Pharmacocinétique ...........................................................................................20
10.4. Immunogénicité ................................................................................................21
- 11. Conservation, stabilité et mise au rebut .................................................................... 22
- 12. Instructions particulières de manipulation du produit ............................................. 22
Partie 2 : Renseignements scientifiques ............................................................................... 23
- 13. Renseignements pharmaceutiques............................................................................ 23
- 14.
Études cliniques .......................................................................................................... 24
14.1. Études cliniques par indication .........................................................................24
Asthme………… ............................................................................................................24
Granulomatose éosinophilique avec polyangéite (GEPA) ..............................................34
Syndrome hyperéosinophilique (SHE) ...........................................................................38
- 15. Microbiologie ............................................................................................................... 43
- 16. Toxicologie non clinique ............................................................................................. 43
Renseignements destinés aux patient·e·s ............................................................................ 44
Mode d’emploi – Seringue préremplie ................................................................................... 50
Mode d’emploi – Auto-injecteur ............................................................................................. 55
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
Asthme
FASENRA (benralizumab) est indiqué en traitement d’entretien d’appoint chez les patients adultes atteints d’asthme éosinophilique sévère.
FASENRA n’est pas indiqué pour faire céder un bronchospasme aigu ou l’état de mal asthmatique (voir 7 Mises en garde et précautions).
Granulomatose éosinophilique avec polyangéite
FASENRA est indiqué comme traitement d’appoint chez les patients adultes atteints de formes récidivantes ou réfractaires de la granulomatose éosinophilique avec polyangéite (GEPA).
Syndrome hyperéosinophilique (SHE)
FASENRA est indiqué en appoint au traitement standard chez les patients de 12 ans et plus atteints du syndrome hyperéosinophilique, en l’absence de cause secondaire non hématologique connue.
1.1. Pédiatrie
Asthme (< 18 ans)
FASENRA n’est pas indiqué pour le traitement de l’asthme chez les enfants et les adolescents, étant donné que l’efficacité et l’innocuité de FASENRA n’ont pas été établies chez les patients âgés de moins de 18 ans (voir 7.1.3 Enfants et adolescents).
Granulomatose éosinophilique avec polyangéite (GEPA) (< 18 ans)
FASENRA n’est pas indiqué pour le traitement de la GEPA chez les enfants et les adolescents, étant donné que l’efficacité et l’innocuité de FASENRA n’ont pas été établies chez les patients âgés de moins de 18 ans (voir 7.1.3 Enfants et adolescents).
Syndrome hyperéosinophilique (SHE)
Adolescents (12 à < 18 ans) : D’après les données limitées sur les adolescents âgés de 12 à moins de 18 ans qui ont été soumises et examinées par Santé Canada, en plus de l’extrapolation faite à partir de données probantes relatives aux adultes, l’innocuité et l’efficacité de FASENRA ont été établies chez les adolescents âgés de 12 ans et plus et pesant 40 kg et plus. Par conséquent, Santé Canada a autorisé une indication pour cette population (voir 7.1.3 Enfants et adolescents).
Enfants (< 12 ans) : FASENRA n’est pas indiqué pour le traitement du SHE chez les enfants, étant donné que l’innocuité et l’efficacité de FASENRA n’ont pas été établies chez les enfants âgés de moins de 12 ans atteints du SHE.
1.2. Gériatrie
Personnes âgées (≥ 65 ans) : Il y a peu de données sur l’utilisation de FASENRA chez les patients de 65 ans et plus. On n’a observé aucune différence globale relative à l’efficacité ou à l’innocuité de FASENRA chez les patients âgés et les patients adultes traités par FASENRA dans le cadre des études cliniques. Toutefois, on ne peut exclure la possibilité d’une sensibilité chez certaines personnes plus âgées (voir 7.1.4 Personnes âgées).
2. Contre-indications
FASENRA (benralizumab) est contre-indiqué chez les patients qui présentent une hypersensibilité au benralizumab ou à l’un des ingrédients de la préparation, y compris les ingrédients non médicinaux, ou à un composant du contenant (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
4. Posologie et administration
4.1. Considérations posologiques
FASENRA (benralizumab) est prévu pour une utilisation sous-cutanée seulement.
Le traitement par FASENRA doit être instauré par un professionnel de la santé qualifié ayant de l’expérience dans le diagnostic et le traitement de l’asthme sévère, de la GEPA et du SHE.
Après avoir reçu une formation adéquate sur la technique d’injection sous-cutanée et de l’information sur les signes et les symptômes liés aux réactions d’hypersensibilité (voir 7 Mises en garde et précautions), les patients ou leurs aidants peuvent administrer FASENRA si leurs médecins le juge approprié et effectue un suivi médical, si nécessaire.
La surveillance des patients est recommandée après l’administration d’agents biologiques (voir 7 Mises en garde et précautions).
4.2. Posologie recommandée et ajustement posologique
Asthme
La posologie recommandée de FASENRA est de 30 mg (une injection) toutes les 4 semaines pour les 3 premières doses, puis toutes les 8 semaines par la suite par voie sous-cutanée.
Granulomatose éosinophilique avec polyangéite (GEPA)
La posologie recommandée de FASENRA est de 30 mg (une injection) toutes les 4 semaines par voie sous-cutanée. Dans l’étude clinique sur la GEPA, FASENRA a été évalué en association avec une réduction graduelle optionnelle des corticostéroïdes (voir 14.1 Études cliniques par indication).
FASENRA n’a pas fait l’objet d’études chez les patients présentant des manifestations menaçant les organes ou le pronostic vital de la GEPA.
Syndrome hyperéosinophilique (SHE)
La posologie recommandée de FASENRA est de 30 mg (une injection) toutes les 4 semaines par voie sous-cutanée.
Enfants et adolescents :
Asthme (< 18 ans)
Santé Canada n’a pas autorisé d’indication pour le traitement de l’asthme chez les enfants et les adolescents (voir 7.1.3 Enfants et adolescents).
Granulomatose éosinophilique avec polyangéite (GEPA) (< 18 ans)
Santé Canada n’a pas autorisé d’indication pour le traitement de la GEPA chez les enfants et les adolescents (voir 7.1.3 Enfants et adolescents).
Syndrome hyperéosinophilique (SHE) (< 18 ans)
Aucun ajustement posologique n’est requis chez les adolescents âgés de 12 à moins de 18 ans et pesant 40 kg et plus.
Santé Canada n’a pas autorisé d’indication chez les patients âgés de moins de 12 ans atteints du SHE (voir 7.1.3 Enfants et adolescents).
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis chez les patients âgés (voir 10.3 Pharmacocinétique, Populations et pathologies particulières).
Insuffisance rénale : Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance rénale (voir 10.3 Pharmacocinétique, Populations et pathologies particulières).
Insuffisance hépatique : Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance hépatique (voir 10.3 Pharmacocinétique, Populations et pathologies particulières).
4.4. Administration
FASENRA est administré par voie sous-cutanée dans la cuisse ou l’abdomen. Le haut du bras peut être utilisé si l’injection est effectuée par un professionnel de la santé ou un aidant.
Un patient peut s’auto-injecter FASENRA ou l’aidant du patient peut administrer FASENRA si le professionnel de la santé le juge approprié. Ce dernier doit veiller à ce que l’instauration du traitement et le suivi des patients soient effectués de manière appropriée. Une formation adéquate sur la technique d’injection sous-cutanée au moyen de la seringue préremplie ou de l’auto-injecteur (FASENRA PEN) doit être donnée en suivant les instructions du Mode d’emploi.
Il faut dire aux patients de surveiller les signes d’anaphylaxie et d’obtenir immédiatement des soins médicaux d’urgence si, après l’auto-administration, ils soupçonnent une réaction anaphylactique (voir 7 Mises en garde et précautions, Système immunitaire).
Ne pas administrer FASENRA dans un endroit où la peau est sensible, contusionnée, érythémateuse ou dure.
Avant l’administration, réchauffer FASENRA en plaçant le produit à température ambiante. Cela prend généralement 30 minutes lorsque le produit est réfrigéré.
Des renseignements et des instructions supplémentaires sur la préparation et l’administration de FASENRA avec la seringue préremplie ou l’auto-injecteur (FASENRA PEN) sont fournis dans le Mode d’emploi.
4.5. Dose oubliée
Si une dose est omise ou si le patient est incapable de se présenter à un rendez-vous pour l’une des injections, la dose manquée devrait être administrée dès que possible.
5. Surdose
Des doses pouvant atteindre 200 mg ont été administrées par voie sous-cutanée à des patients dans le cadre d’essais cliniques sans indication d’effets toxiques liés à la dose.
Il n’y a pas de traitement particulier à opposer à une surdose avec FASENRA (benralizumab). En cas de surdose, il faut surveiller le patient au cas où il présenterait des signes ou des symptômes d’effets indésirables et lui administrer un traitement symptomatique de soutien approprié.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Pour faciliter la traçabilité des médicaments biologiques, les professionnels de la santé doivent noter le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes pharmaceutiques, teneurs et composition
Description
FASENRA (benralizumab) est une solution stérile, sans agent de conservation, limpide à opalescente, incolore à jaune pour injection sous-cutanée.
Étant donné que FASENRA est une protéine, des particules translucides ou blanches à blanc cassé peuvent être présentes dans la solution.
FASENRA est offert selon le conditionnement ci-dessous :
Seringue préremplie
FASENRA est offert dans un emballage contenant une seringue préremplie à usage unique.
La solution de benralizumab (30 mg dans 1 mL; 30 mg/mL) est présentée dans une seringue en verre de type I et est munie d’une aiguille inamovible d’acier inoxydable de 12,7 mm de calibre 29, d’un protège-aiguille rigide, et d’un bouchon-piston recouvert d’une pellicule de FluoroTec pour prévenir les piqûres d’aiguille accidentelles. La seringue préremplie est également munie d’un protecteur d’aiguille, d’une prise pour les doigts et d’un piston.
Auto-injecteur
FASENRA est offert dans un emballage contenant un auto-injecteur à usage unique (FASENRA PEN).
La solution de benralizumab (30 mg dans 1 mL; 30 mg/mL) est présentée dans une seringue en verre de type I et est munie d’une aiguille inamovible d’acier inoxydable de 12,7 mm de calibre 29, d’un protège-aiguille rigide, et d’un bouchon-piston recouvert d’une pellicule de FluoroTec. L’auto-injecteur est composé de la seringue et d’un dispositif d’injection mécanique (à ressort) manuel.
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Voie sous-cutanée | Solution/30 mg/mL dans :
| L-histidine, chlorhydrate de L-histidine monohydraté, α,α-tréhalose dihydraté, polysorbate 20 et eau pour injection |
7. Mises en garde et précautions
Généralités
Symptômes d’asthme aigu ou aggravation de la maladie : FASENRA (benralizumab) ne doit pas être utilisé pour le traitement des symptômes aigus ou des exacerbations aiguës de l’asthme. Il ne faut pas utiliser FASENRA pour le traitement du bronchospasme aigu ou l’état de mal asthmatique.
On doit recommander aux patients de consulter un médecin si leurs symptômes d’asthme ne sont pas toujours pas maîtrisés ou s’intensifient après le début du traitement par FASENRA.
Réduction des doses de corticostéroïdes
Il n’est pas recommandé de cesser brusquement l’administration de corticostéroïdes après avoir amorcé le traitement par FASENRA. La réduction de la dose de corticostéroïdes peut être associée à des symptômes généraux de sevrage et/ou révéler des atteintes qui étaient auparavant réprimées par une corticothérapie à action générale. S’il y a lieu de réduire les doses de corticostéroïdes, ces réductions doivent être faites de manière graduelle et sous la supervision d’un médecin.
Diagnostic du syndrome hyperéosinophilique par sous-groupe
Étant donné que le schéma de traitement du SHE diffère d’un sous-groupe de patients à un autre, le dépistage génétique de la mutation FIP1L1-PDGFRα doit être effectué en vue de faciliter la détermination du variant et d’optimiser le choix du traitement.
Système immunitaire
Hypersensibilité et réactions liées à l’administration
Des réactions d’hypersensibilité (p. ex. anaphylaxie, œdème de Quincke, urticaire, éruption cutanée) et des réactions au site d’administration (p. ex. ecchymoses au point d’injection, douleur et érythème) sont survenues après l’administration de FASENRA. Ces réactions peuvent se produire dans les heures suivant l’administration du médicament, mais elles surviennent tardivement dans certains cas (c.-à-d. après quelques jours). Si une réaction d’hypersensibilité survient, l’administration de FASENRA doit être interrompue (voir 2 Contre-indications).
Infections parasitaires
Les éosinophiles peuvent participer à la réaction immunologique déclenchée par certaines infections helminthiques. Les patients qui présentaient des infections helminthiques connues ont été exclus des essais cliniques. Par conséquent, l’effet que pourrait avoir FASENRA sur la réponse du patient à de telles infections est inconnu.
Les patients atteints d’une infection helminthique préexistante doivent être traités pour cette infection avant d’amorcer le traitement par FASENRA.
Si les patients deviennent infectés tandis qu’ils reçoivent un traitement par FASENRA et qu’ils ne répondent pas au traitement antihelminthique, il faut cesser temporairement le traitement par FASENRA jusqu’à ce que l’infection se soit résorbée.
Un nombre limité de cas d’infections graves par Strongyloides a été signalé chez des patients qui recevaient FASENRA après sa mise en marché; cependant, les données disponibles sont insuffisantes pour établir une relation de cause à effet. Chez les patients qui présentent un risque ou qui pourraient y avoir été exposés dans des régions endémiques, le dépistage d’une infection par Strongyloides doit être envisagé avant l’instauration du traitement par FASENRA.
Santé reproductive
- Fertilité
Il n’existe pas de données concernant l’effet de FASENRA sur la fertilité humaine. Une étude sur le singe n’a révélé aucun effet sur les organes reproducteurs ou sur les paramètres de reproduction (voir 16 Toxicologie non clinique).
7.1. Populations particulières
7.1.1. Grossesse
L’emploi de FASENRA n’a fait l’objet d’aucune étude chez la femme enceinte. Dans les essais cliniques, il y a eu trop peu de grossesses pour tirer des conclusions sur les effets du médicament sur la santé maternelle et fœtale ainsi que sur les paramètres du développement.
Une étude réalisée chez le singe a montré que le benralizumab est pharmacologiquement actif chez les petits qui y ont été exposés durant l’organogenèse jusqu’à la parturition. Une exposition générale au benralizumab et une réduction du nombre d’éosinophiles ont été observées chez les petits des animaux exposés. Les études sur les animaux n’ont pas révélé d’effets additionnels sur la gestation ou sur le développement du nouveau-né et du nourrisson (voir 16 Toxicologie non clinique).
Les études sur les animaux ne permettent pas toujours de prédire la réponse chez les humains; par conséquent, on ne sait pas si FASENRA peut nuire au fœtus lorsqu’il est administré à une femme enceinte.
FASENRA ne doit pas être utilisé par les femmes enceintes à moins que les bienfaits escomptés pour la mère l’emportent sur les risques pour le fœtus. Il faut conseiller aux femmes de communiquer avec leur médecin si elles tombent enceintes pendant qu’elles reçoivent FASENRA et jusqu’à 4 mois après l’arrêt du traitement.
7.1.2. Allaitement
Il n’existe pas de données concernant la présence de FASENRA dans le lait maternel humain, ni sur les effets du produit chez le nourrisson allaité ou encore sur ses effets sur la production de lait. Une décision s’impose, soit cesser l’allaitement, soit s’abstenir d’utiliser le benralizumab ou en cesser l’administration, en tenant compte des bienfaits de l’allaitement pour le nourrisson et des bienfaits du médicament pour la santé de la mère.
7.1.3. Enfants et adolescents
Asthme (< 18 ans) :
D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de FASENRA n’ont pas été établies chez les patients âgés de 12 ans à moins de 18 ans (voir 14 Études cliniques). Peu d’adolescents (N = 108) ont été inscrits aux études pivots sur les exacerbations de l’asthme. Aucune étude n’a été menée chez des enfants de moins de 12 ans. Par conséquent, Santé Canada n’a pas autorisé d’indication pour une utilisation dans le traitement l’asthme chez cette population.
Granulomatose éosinophilique avec polyangéite (GEPA) (< 18 ans) :
D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de
FASENRA n’ont pas été établies chez les patients âgés de moins de 18 ans (voir 14 Études cliniques). Par conséquent, Santé Canada n’a pas autorisé d’indication pour une utilisation dans le traitement de la GEPA chez cette population.
Syndrome hyperéosinophilique (SHE) (< 12 ans) :
D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de FASENRA n’ont pas été établies chez les patients âgés de moins de 12 ans et pesant moins de 40 kg (voir 14 Études cliniques). Par conséquent, Santé Canada n’a pas autorisé d’indication pour une utilisation dans le traitement du SHE chez les patients âgés de moins de 12 ans.
7.1.4. Personnes âgées
Personnes âgées (≥ 65 ans) : Il y a peu de données sur l’utilisation de FASENRA chez les patients de 65 ans et plus. Dans l’ensemble, on n’a observé aucune différence relative à l’efficacité ou l’innocuité de FASENRA chez les patients âgés et les patients adultes traités par FASENRA dans le cadre des études cliniques. Toutefois, on ne peut exclure la possibilité d’une sensibilité chez certaines personnes plus âgées.
Asthme : Sur le nombre total de patients ayant participé aux études cliniques sur le benralizumab dans l’asthme, 13 % (n = 320) étaient âgés de 65 ans et plus, et 0,4 % (n = 9), de 75 ans et plus.
Granulomatose éosinophilique avec polyangéite (GEPA) : Sur le nombre total de patients traités par le benralizumab dans l’étude clinique sur la GEPA, 18,6 % (n = 13) étaient âgés de 65 ans et plus.
Syndrome hyperéosinophilique (SHE) : Sur le nombre total de patients traités par le benralizumab dans l’étude clinique sur le SHE, 22 % (n = 15) étaient âgés de 65 ans et plus.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Au cours des études cliniques réalisées chez des patients atteints d’asthme sévère de phénotype éosinophilique, les effets indésirables du médicament les plus souvent signalés durant le traitement ont été les céphalées (8 %), la pharyngite (5 %), la pyrexie (3 %) et des réactions d’hypersensibilité (3 %).
Dans le cadre d’une étude clinique réalisée chez des patients atteints de GEPA, la fréquence des effets indésirables a été semblable à celle rapportée chez les patients atteints d’asthme, à l’exception des céphalées qui sont survenues chez 17 % des patients traités par FASENRA (benralizumab).
Dans le cadre d’une étude clinique réalisée chez des patients atteints du SHE, la fréquence des effets indésirables a été semblable à celle rapportée chez les patients atteints d’asthme et de GEPA, à l’exception des céphalées qui sont survenues chez 16 % des patients traités par FASENRA. Aucun nouvel effet indésirable n’a été mis en évidence.
Des réactions d’hypersensibilité peuvent survenir dans les heures ou les jours qui suivent l’administration de FASENRA, notamment : enflure du visage, de la bouche ou de la langue, évanouissements, étourdissements ou sensation de tête légère, urticaire, problèmes respiratoires et éruptions cutanées.
8.2. Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique courante et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Asthme
Dans trois études de phase 3 (SIROCCO, CALIMA et ZONDA), 1808 patients ont reçu au moins 1 dose de FASENRA (voir 14 Études cliniques). Les données présentées ci-dessous rendent compte de l’exposition à FASENRA de 1663 patients atteints d’asthme sévère, dont 1556 patients exposés pendant au moins 24 semaines et 1387 patients exposés pendant au moins 48 semaines. Les données sur l’exposition à FASENRA aux fins de l’analyse de l’innocuité proviennent d’études de phase 3 (SIROCCO et CALIMA) contrôlées par placebo et d’une durée de 48 semaines (FASENRA toutes les 4 semaines [n = 841], FASENRA toutes les 4 semaines pour 3 doses, puis toutes les 8 semaines [n = 822] et le placebo [n = 847]). Bien qu’un schéma posologique préconisant l’administration de FASENRA toutes les 4 semaines ait aussi été utilisé dans le cadre des essais cliniques, la posologie recommandée est l’administration toutes les 4 semaines pour 3 doses, puis toutes les 8 semaines par la suite (voir 4 Posologie et administration).
Les manifestations indésirables qui sont survenues à une fréquence de 1 % ou plus sont présentées au tableau 2.
| Tableau 2 – Manifestations indésirables survenues à une fréquence de 1 % ou plus sous FASENRA et dépassant de 1 % ou plus la fréquence observée sous placebo chez des patients atteints d’asthme éosinophilique sévère (études SIROCCO et CALIMA) | ||||
| FASENRA (n = 822) n (%) | Placebo n = 847 n (%) | |||
| Troubles généraux et anomalies au site d’administration | ||||
| Pyrexie | 23 (3 %) | 13 (2 %) | ||
| Infections et infestations | ||||
| Pharyngite | 33 (4 %) | 21 (2 %) | ||
| Troubles musculo-squelettiques et du tissu conjonctif | ||||
| Arthralgie | 30 (4 %) | 19 (2 %) | ||
| Myalgie | 16 (2 %) | 7 (1 %) | ||
| Troubles du système nerveux | ||||
| Maux de tête | 68 (8 %) | 52 (6 %) | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Toux | 27 (3 %) | 17 (2 %) | ||
Étude de phase 3 sur la réduction des corticostéroïdes oraux (ZONDA)
Dans l’étude ZONDA, 73 patients ont reçu au moins une dose de FASENRA, conformément au schéma posologique recommandé, tout en prenant une dose quotidienne de corticostéroïde oral (CSO) (7,5 à 40 mg par jour) en plus d’un traitement d’entretien par un CSI à dose élevée et un BALA. Des fréquences de céphalées et de pyrexie numériquement plus élevées ont été rapportées dans ce groupe, comparativement à celui recevant le placebo. Les autres effets indésirables observés sous FASENRA se sont produits à une fréquence semblable à celle sous placebo. Les résultats relatifs à l’innocuité de l’étude ZONDA étaient semblables à ceux des études SIROCCO et CALIMA.
Les effets indésirables (manifestations considérées comme possiblement liées au traitement par le benralizumab) ont été mis en évidence à la suite de l’évaluation de toutes les données de deux essais à répartition aléatoire contrôlés par placebo; ils comprenaient les suivants : céphalées, pharyngite (le groupe pharyngite comprenant : «pharyngite», «pharyngite bactérienne», «pharyngite virale», «pharyngite streptococcique»), pyrexie, réaction d’hypersensibilité (le groupe réaction d’hypersensibilité comprenant : «urticaire», «urticaire papuleuse» et «éruption cutanée») et réaction au point d’injection (toutes fréquentes : ≥ 1/100 à < 1/10).
Études de prolongation sur l’innocuité (BORA et MELTEMI)
Chez un sous-ensemble sélectionné de patients atteints d’asthme éosinophilique sévère, qui étaient tolérants à FASENRA et qui ont participé à l’étude de prolongation BORA à simple insu et non contrôlée (n = 440) d’une durée de 56 semaines, le profil d’innocuité de FASENRA était conforme à celui observé dans les études contrôlées par placebo.
De plus, dans le cadre d’une étude de prolongation en mode ouvert (MELTEMI) menée chez des patients asthmatiques ayant participé aux essais précédents, 226 d’entre eux ont été traités par FASENRA à la dose recommandée pendant une période allant jusqu’à 43 mois. Combinée à la période de traitement des études précédentes sur l’asthme, cela correspond à un suivi médian de 3,4 ans (plage de 8,5 mois à 5,3 ans). Le profil d’innocuité mis en évidence lors de cette période de suivi était comparable au profil d’innocuité connu de FASENRA.
Granulomatose éosinophilique avec polyangéite (GEPA)
L’innocuité de FASENRA chez des patients atteints de GEPA a été évaluée dans une étude multicentrique, à double insu, à répartition aléatoire et contrôlée par traitement actif (MANDARA). Au total, 70 patients atteints de GEPA ont reçu FASENRA à 30 mg par voie sous-cutanée toutes les 4 semaines pendant 52 semaines.
Les manifestations indésirables qui sont survenues à une fréquence de 2 % ou plus sont présentées au tableau 3.
Tableau 3 – Manifestations indésirables* survenues à une fréquence de ≥ 2 % chez des patients atteints de GEPA (MANDARA)
FASENRA n = 70 n (%) | Mépolizumab n = 70 n (%) | |
|---|---|---|
Troubles généraux et anomalies au site d’administration Ecchymoses au point d'injection Douleur au point d’injection Érythème au point d’injection Asthénie Fatigue Hématome au point d’injection Urticaire au point d’injection Troubles du système nerveux Céphalées | 2 (3 %) 3 (4 %) 2 (3 %) 2 (3 %) 2 (3 %) 2 (3 %) 0 5 (7 %) | 4 (6 %) 3 (4 %) 2 (3 %) 0 0 0 2 (3 %) 3 (4 %) |
*Évalués par le chercheur comme étant peut-être liés à FASENRA
Syndrome hyperéosinophilique (SHE)
L’innocuité de FASENRA chez les patients atteints du SHE a été évaluée dans le cadre d’un essai multicentrique, à répartition aléatoire, contrôlé par placebo et à double insu (NATRON). Au total, 67 patients atteints du SHE ont reçu 30 mg de FASENRA par injection sous-cutanée toutes les 4 semaines sur une période de 24 semaines.
Les manifestations indésirables qui sont survenues à une fréquence de 4 % ou plus ou qui sont survenues plus fréquemment avec FASENRA qu’avec le placebo sont présentées au tableau 4.
Tableau 4 – Manifestations indésirables survenues à une fréquence de 4 % ou plus sous FASENRA et dépassant de 1 % ou plus la fréquence observée sous placebo chez les patients atteints du SHE (NATRON)
| FASENRA n = 67 n (%) | Placebo n = 66 n (%) | |
| Troubles gastro-intestinaux | ||
| Douleur abdominalea | 4 (6 %) | 2 (3 %) |
| Nausées | 3 (4 %) | 0 |
| Troubles généraux et anomalies au site d’administration | ||
| Syndrome grippal | 4 (6 %) | 0 |
| Réactions au point d’injectionb | 3 (4 %) | 0 |
| Troubles musculo-squelettiques et du tissu conjonctif | ||
| Dorsalgie | 3 (4%) | 0 |
| Troubles du système nerveux | ||
| Céphalées | 11 (16%) | 5 (8%) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Rhinite allergique | 3 (4%) | 1 (2%) |
| Troubles de la peau et du tissu sous-cutané | ||
| Éruption cutanée | 3 (4%) | 0 |
a Le groupe douleur abdominale comprend les termes préférentiels suivants : douleur abdominale, douleur abdominale haute, douleur abdominale basse
b Le groupe réactions au point d’injection comprend les termes préférentiels suivants : œdème au point d’injection, douleur au point d’injection et réaction au point d’injection
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents
Enfants et adolescents – syndrome hyperéosinophilique (SHE)
Au total, 4 patients adolescents (âgés de 12 à 17 ans) ont été inclus dans une étude de phase III; 3 ont reçu FASENRA et 1, le placebo. Un patient de chaque groupe a présenté une poussée du SHE pendant la période de traitement de 24 semaines.
Le profil d’innocuité chez les adolescents a semblé généralement correspondre à celui observé chez les adultes. Cependant, en raison du petit nombre de patients adolescents ayant été inclus, les données relatives à ce groupe d’âge demeurent limitées.
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Les manifestations qui sont survenues plus fréquemment avec FASENRA qu’avec le placebo (au moins 2 signalements avec FASENRA par rapport à aucun signalement avec le placebo) et qui ont été signalées moins fréquemment dans les essais portant sur l’asthme (définies par une fréquence inférieure à 1 % dans le groupe traité par FASENRA toutes les 8 semaines) ou dans les essais portant sur le SHE (définies par une fréquence inférieure à 4 % dans le groupe traité par FASENRA toutes les 4 semaines) sont présentées ci-dessous.
Troubles hématologiques et du système lymphatique : leucopénie, lymphadénopathie
Troubles cardiaques : fibrillation auriculaire
Troubles endocriniens : insuffisance surrénalienne
Troubles oculaires : hémorragie conjonctivale, hémorragie oculaire
Troubles gastro-intestinaux : distension abdominale, douleur abdominale haute, dysphagie
Troubles généraux et anomalies au site d’administration : douleur thoracique, frissons, sensation de froid, hyperpyrexie, hyperthermie, papule au point d’injection, douleur, malaise
Troubles hépatobiliaires : cholécystite
Troubles du système immunitaire : allergie alimentaire
Infections et infestations : appendicite, gingivite, sinusite virale, diverticulite, rhinite
Lésions, intoxications et complications liées aux interventions : morsure d’arthropode, piqûre d’arthropode, lésion oculaire, lésion méniscale, plaie par arme blanche
Examens : résultat positif au test bactérien, hausse de la phosphatase alcaline sanguine, hausse de la créatine phosphokinase sanguine
Troubles musculo-squelettiques et du tissu conjonctif : arthrite, exostose
Troubles du système nerveux : névralgie
Troubles psychiatriques : nervosité, crise de panique, trouble du sommeil, insomnie
Troubles rénaux et urinaires : hématurie
Troubles de l’appareil reproducteur et des seins : dysménorrhée, kyste ovarien, douleur pelvienne, polype utérin
Troubles respiratoires, thoraciques et médiastinaux : hypertrophie des cornets nasaux, inflammation des voies respiratoires
Troubles de la peau et du tissu sous-cutané : dermatite allergique, urticaire
Troubles vasculaires : hypertension essentielle, hématome, hypotension, lymphœdème, hypotension orthostatique, froideur périphérique
8.5. Effets indésirables observés après la commercialisation
Les effets indésirables additionnels suivants ont été notés après l’homologation de FASENRA.
Troubles du système immunitaire : anaphylaxie (p. ex. réaction anaphylactique, œdème de Quincke).
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Les enzymes du cytochrome P450, les pompes d’efflux et les mécanismes de liaison aux protéines n’interviennent pas dans l’élimination du benralizumab. Il n’y a aucun signe d’expression de l’IL-5Rα sur les hépatocytes, et la déplétion des éosinophiles ne produit pas d’altération générale chronique des cytokines pro-inflammatoires.
9.3. Interactions médicament-comportement
L’interaction entre FASENRA et les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis et/ou consommation d’alcool) n’a pas fait l’objet d’études.
9.4. Interactions médicament-médicament
Aucune étude officielle portant sur les interactions médicament-médicament n’a été réalisée.
On ne s’attend pas à un effet du benralizumab sur la pharmacocinétique de médicaments administrés en concomitance. Selon l’analyse de population, les médicaments fréquemment administrés en concomitance avec FASENRA n’ont eu aucun effet sur l’élimination du benralizumab chez les patients atteints d’asthme.
9.5. Interactions médicament-aliment
Étant donné que FASENRA est administré par injection sous-cutanée, il ne risque pas d’interagir avec des aliments.
9.6. Interactions médicament-plante médicinale
Aucune étude officielle portant sur les interactions médicament-plante médicinale n’a été réalisée.
9.7. Interactions médicament-examens de laboratoire
Aucune étude officielle concernant les effets du médicament sur les examens de laboratoire n’a été réalisée.
10. Pharmacologie clinique
10.1. Mode d’action
FASENRA (benralizumab) est un anticorps monoclonal (IgG1, kappa) ciblé, humanisé et afucosylé qui se lie à la sous-unité alpha du récepteur de l’interleukine-5 (IL-5Rα) humain avec une constante de dissociation de 16 pM. Le récepteur de l’IL-5 est exprimé à la surface des éosinophiles et des basophiles. Les résultats des études in vitro ont également montré que l’absence de fucose dans le domaine Fc du benralizumab engendre une plus forte affinité de liaison (45,5 nM) pour les récepteurs FcɣRIII, qui sont exprimés sur les cellules immunitaires effectrices telles que les cellules NK (natural killer). In vitro, le benralizumab entraîne l’apoptose des éosinophiles et des basophiles grâce à la stimulation de la cytotoxicité à médiation cellulaire dépendante des anticorps (ADCC).
L’inflammation est une composante importante de la pathogenèse de l’asthme, de la GEPA et du SHE. Or, les éosinophiles ainsi que d’autres types de cellules (p. ex. mastocytes, neutrophiles, macrophages et lymphocytes) et de médiateurs (p. ex. histamine, eicosanoïdes, leucotriènes et cytokines) interviennent dans l’inflammation liée à l’asthme, à la GEPA et au SHE. Le benralizumab réduit l’inflammation éosinophilique en stimulant l’ADCC; toutefois, le mode d’action précis du benralizumab dans l’asthme, la GEPA et le SHE n’a pas encore été établi avec certitude.
10.2. Pharmacodynamie
Des réductions liées à la dose dans les taux d’éosinophiles dans le sang ont été observées à la suite de l’administration par voie s.c. du benralizumab chez des patients atteints d’asthme. Dans le cadre d’un essai de phase 2 de détermination de la dose d’une durée de 52 semaines, des patients asthmatiques ont reçu 1 de 3 doses de benralizumab (2 mg [n = 81], 20 mg [n = 81] ou 100 mg [n = 222]) toutes les 4 semaines pour les 3 premières doses, puis toutes les 8 semaines par la suite, ou un placebo (n = 222). Lors de l’administration de la dernière dose (semaine 40), la concentration médiane d’éosinophiles dans le sang était de 170/mcL, 100/mcL, 50/mcL et 40/mcL dans les groupes recevant respectivement le placebo, 2, 20 et 100 mg de benralizumab, soit une diminution de 11 %, 68 %, 82 % et 79 % par rapport aux concentrations initiales.
Une diminution de la concentration des éosinophiles dans le sang a été observée 24 heures après l’administration du médicament dans un essai de phase 2 sur l’asthme.
Durant les études de phase 3 SIROCCO et CALIMA qui portaient sur les exacerbations de l’asthme, l’administration s.c. du benralizumab à la dose recommandée a entraîné la réduction du taux d’éosinophiles dans le sang à un nombre absolu médian de 0 cellule/mcL, ce qui correspond à une réduction médiane de 100 % (voir 14 Études cliniques). Ces déplétions presque complètes des éosinophiles dans le sang ont été observées dès la première mesure après 4 semaines de traitement et se sont maintenues pendant toute la durée du traitement dans la cohorte dont la concentration initiale d’éosinophiles dans le sang était égale ou supérieure à 300/mcL et la cohorte dont la concentration initiale était inférieure à 300/mcL. Le maintien de la déplétion presque complète des éosinophiles a été observé pendant toute l’étude de prolongation de 56 semaines (BORA), conformément aux essais antérieurs, de même que dans l’essai MELTEMI.
Le traitement par le benralizumab a également été associé à des réductions du taux de basophiles dans le sang. Dans l’essai de phase 2 sur l’asthme et de détermination de la dose, à la semaine 52 (12 semaines après la dernière dose), le nombre médian de basophiles dans le sang était passé à 42, 18, 17 et 46 cellules/mcL dans les groupes recevant respectivement 2 mg, 20 mg et 100 mg de benralizumab et le placebo, comparativement à des valeurs initiales de 45, 52, 46 et 40 cellules/mcL.
Chez les patients atteints de GEPA, la réduction du nombre d’éosinophiles dans le sang était comparable à l’effet observé dans les essais sur l’asthme. On a observé une réduction du nombre d’éosinophiles dans le sang par rapport au départ (nombre médian de 240 cellules/mcL) à un nombre médian de 30 cellules/mcL à la suite du schéma posologique recommandé. La réduction du nombre d’éosinophiles dans le sang a été observée dès la première mesure (après 1 semaine de traitement), et s’est maintenue tout au long de la période de traitement de 52 semaines.
Chez les patients atteints du SHE, la réduction du nombre d’éosinophiles dans le sang était comparable à l’effet observé dans les essais sur l’asthme et la GEPA. La réduction du nombre d’éosinophiles dans le sang a été observée dès la première mesure (semaine 4) et s’est maintenue tout au long de la période de traitement de 24 semaines.
10.3. Pharmacocinétique
Les propriétés pharmacocinétiques du benralizumab présentées ci-dessous sont fondées sur des analyses pharmacocinétiques de population tirées d’études sur l’asthme. Les résultats obtenus chez les patients atteints de GEPA ou du SHE étaient généralement similaires à ceux des patients asthmatiques; toutefois, la clairance devrait être inférieure chez les patients atteints de GEPA ou du SHE par rapport aux patients atteints d’asthme (voir Élimination). La pharmacocinétique du benralizumab était environ proportionnelle à la dose chez les patients asthmatiques à la suite de l’administration sous-cutanée dans un éventail posologique allant de 20 à 200 mg.
Absorption : La demi-vie d’absorption du benralizumab après son administration sous-cutanée à des patients asthmatiques était d’environ 3,5 jours. D’après les résultats d’une analyse pharmacocinétique de population, la biodisponibilité absolue estimée était d’environ 59 % et il n’y avait aucune différence d’importance clinique dans la biodisponibilité relative en fonction de l’administration dans l’abdomen, la cuisse ou le bras.
Distribution : D’après les résultats d’une analyse pharmacocinétique de population, les volumes central et périphérique de distribution du benralizumab étaient de 3,1 L et 2,5 L, respectivement, pour une personne de 70 kg.
Métabolisme : Le benralizumab est un anticorps monoclonal IgG1 humanisé qui est dégradé par des enzymes protéolytiques largement distribuées dans le corps et non limitées au tissu hépatique.
Élimination : D’après les résultats d’une analyse pharmacocinétique de population, la pharmacocinétique du benralizumab est linéaire et aucun signe n’a été observé pointant vers une voie d’élimination faisant intervenir le récepteur cible. La clairance générale (Cl) estimée du benralizumab était de 0,29 L/jour chez le patient asthmatique pesant 70 kg. Pour les patients atteints de GEPA ou du SHE, la Cl estimée de la modélisation de la population était d’environ 0,22 L/jour. Après l’administration sous-cutanée chez les patients asthmatiques, la demi-vie d’élimination était d’environ 15,5 jours.
Populations et pathologies particulières
Enfants et adolescents (< 18 ans) : D’après les résultats d’une analyse pharmacocinétique de population, l’âge n’a pas d’incidence sur l’élimination du benralizumab.
Personnes âgées (≥ 65 ans) : D’après les résultats d’une analyse pharmacocinétique de population, l’âge n’a pas d’incidence sur l’élimination du benralizumab.
Race ou sexe : Les résultats d’une analyse pharmacocinétique de population ont révélé qu’il n’y a pas d’effet significatif de la race et du sexe sur l’élimination du benralizumab.
Insuffisance rénale : Aucune étude clinique officielle n’a été réalisée en vue d’évaluer l’effet d’une atteinte rénale sur le benralizumab. D’après les résultats d’une analyse pharmacocinétique de population, la clairance du benralizumab était comparable chez les patients dont la clairance de la créatinine se situait entre 30 et 80 mL/minute et les patients ayant une fonction rénale normale. Il existe peu de données concernant les patients dont la clairance de la créatinine est inférieure à 30 mL/minute; cependant, le benralizumab n’est pas excrété par voie rénale.
Insuffisance hépatique : Aucune étude clinique officielle n’a été réalisée en vue d’évaluer l’effet d’une atteinte hépatique sur le benralizumab. Les anticorps monoclonaux IgG ne sont pas principalement éliminés par voie hépatique; une altération de la fonction hépatique ne devrait donc pas influer sur l’élimination du benralizumab. D’après les résultats d’une analyse pharmacocinétique de population, les biomarqueurs de la fonction hépatique (alanine transaminase [ALAT], aspartate transaminase [ASAT] et bilirubine) au départ n’ont aucun effet d’importance clinique sur l’élimination du benralizumab.
10.4. Immunogénicité
La détection d’anticorps anti-médicament (AAM) apparus en cours de traitement dépend fortement de plusieurs facteurs, notamment la sensibilité et la spécificité du test, la méthode de dosage, la manipulation des échantillons, le moment de la collecte de l’échantillon, les médicaments concomitants et la présence d’une maladie sous-jacente. C’est pourquoi il est difficile de tirer des conclusions de la comparaison de la production d’anticorps anti-benralizumab apparus en cours de traitement à celle d’anticorps dirigés contre d’autres produits.
Chez les adultes et les adolescents atteints d’asthme, une production d’AAM est survenue en cours de traitement chez 107 des 809 patients (13 %) traités par FASENRA selon le schéma posologique recommandé pendant la période de traitement de phase 3 et contrôlée par placebo de 48 à 56 semaines. Au total, 12 % des patients traités par FASENRA (94 sur 809) ont produit des anticorps neutralisants. La présence d’anticorps anti-benralizumab était associée à une élimination accrue du benralizumab et à des taux d’éosinophiles dans le sang plus élevés chez les patients présentant un titre élevé d’AAM comparativement aux patients exempts d’anticorps. Aucune association entre la présence d’AAM et l’efficacité ou l’innocuité n’a été observée.
Chez un sous-ensemble sélectionné de patients atteints d’asthme éosinophilique sévère, qui étaient tolérants à FASENRA et qui ont participé à l’étude de prolongation BORA à simple insu et non contrôlée d’une durée de 56 semaines, des anticorps sont apparus en cours de traitement chez 18 patients de plus sur 510 (4 %). Chez les patients porteurs d’AAM dans les essais précédents, les titres d’anticorps sont demeurés stables au cours de la deuxième année de traitement. Conformément aux résultats des essais antérieurs, aucune association entre la présence d’AAM et l’efficacité ou l’innocuité n’a été observée.
Chez les patients atteints de GEPA, des AAM sont apparus en cours de traitement chez 6 des 67 patients (9 %) traités par le benralizumab pendant la période de traitement contrôlée par agent actif de 52 semaines. Des anticorps neutralisants ont été détectés chez un des patients ayant produit des AAM.
Chez les patients atteints du SHE, des AAM sont apparus en cours de traitement chez 7 des 66 patients (11 %) traités par le benralizumab pendant la période de traitement contrôlée par placebo de 24 semaines. Une activité d’anticorps neutralisants a été détectée chez 2 des 66 patients atteints du SHE traités par le benralizumab.
Dans les études cliniques menées chez des patients atteints d’asthme, de la GEPA ou du SHE, on n’a pas observé de corrélation évidente entre l’apparition d’AAM et l’efficacité ou les manifestations indésirables.
11. Conservation, stabilité et mise au rebut
Conserver au réfrigérateur (2 à 8 °C). FASENRA (benralizumab) peut être conservé à température ambiante sans dépasser 25 °C pendant une période allant jusqu’à 14 jours. Une fois sorti du réfrigérateur, FASENRA doit être utilisé dans les 14 jours ou jeté. Conserver l’auto-injecteur FASENRA PEN ou la seringue préremplie dans l’emballage d’origine pour protéger le médicament de la lumière. Ne pas congeler. Ne pas exposer à la chaleur. Jeter le médicament inutilisé dans un contenant destiné aux objets pointus et tranchants. Ne pas utiliser ce médicament après la date limite indiquée sur l’étiquette; la date limite correspond au dernier jour du mois indiqué.
- 12. Instructions particulières de manipulation du produit
Ne pas agiter. Ne pas utiliser le produit s’il a été congelé.
En l’absence d’études de compatibilité, ce produit médicinal ne doit pas être mélangé avec d’autres produits médicinaux.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la substance médicamenteuse : Benralizumab
Nom chimique : Immunoglobuline G1, anti-(chaîne α du récepteur de l’interleukine-5 humain); dimère du disulfure entre la chaîne lourde et la chaîne α de l’anticorps monoclonal humain-murin MEDI-563.
Formule moléculaire et masse moléculaire : Le benralizumab est composé de deux chaînes lourdes et de deux chaînes légères ayant un poids moléculaire total d’environ 150 kDa.
Structure : Le benralizumab est un anticorps monoclonal recombinant humanisé et afucosylé de type IgG1κ d’environ 150 kDa, oligosaccharides compris. L’anticorps est composé de deux chaînes lourdes identiques d’environ 49 400 Da chacune et de deux chaînes légères identiques d’environ 23 500 Da chacune. Le benralizumab contient des oligosaccharides complexes biantennaires principalement N-liés à chaque chaîne lourde à l’Asn-301, sans fucose. La taille moyenne de l’oligosaccharide est d’environ 1500 Da par chaîne lourde.
Propriétés physicochimiques : Le benralizumab a un point isoélectrique (pI) de 8,4-8,9, une densité de 1,071 g/mL et un coefficient d’extinction (déterminé expérimentalement) de 1,43 (mg/mL)-1cm-1.
Caractéristiques du produit
FASENRA (benralizumab) est un anticorps monoclonal (IgG1, kappa) ciblé et humanisé qui se lie sélectivement à la sous-unité alpha du récepteur de l’interleukine-5 (IL-5Rα) humain, et cette liaison est caractérisée par une faible constante de dissociation. Le benralizumab est produit dans des cellules ovariennes de hamster chinois par la technique de l’ADN recombinant.
14. Études cliniques
14.1. Études cliniques par indication
Asthme
Tableau 5 – Résumé des caractéristiques démographiques des patients participant aux études cliniques sur l’asthme
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge (plage) | Sexe n (%) |
D3250C00017 (SIROCCO) | Phase 3 : Multicentrique, répartition aléatoire, double insu, groupes parallèles, contrôlée par placebo évaluant l’efficacité et l’innocuité du benralizumab chez les patients dont l’asthme sévère n’est pas maîtrisé | FASENRA 30 mg s.c. Placebo 2 schémas posologiques : Aux 4 semaines durant toute la période de traitement; les 3 premières doses aux 4 semaines et les suivantes aux 8 semaines 48 semaines | Aux 4 sem. : 399 Aux 8 sem. : 398 Placebo : 407 Total : 1204 | 12 – 75 ans | Femmes : 796 (66 %) Hommes : 408 (34 %) |
D3250C00018 (CALIMA) | Phase 3 : Multicentrique, répartition aléatoire, double insu, groupes parallèles, contrôlée par placebo évaluant l’efficacité et l’innocuité du benralizumab chez les patients dont l’asthme sévère n’est pas maîtrisé | FASENRA 30 mg s.c. Placebo 2 schémas posologiques : Aux 4 semaines durant toute la période de traitement; les 3 premières doses aux 4 semaines et les suivantes aux 8 semaines 56 semaines | Aux 4 sem. : 425 Aux 8 sem. : 441 Placebo : 440 Total : 1306 | 12 – 75 ans | Femmes : 807 (62 %) Hommes : 499 (38 %) |
D3250C00020 (ZONDA) | Phase 3 : Multicentrique, répartition aléatoire, double insu, groupes parallèles, contrôlée par placebo évaluant l’efficacité et l’innocuité du benralizumab dans la réduction de l’usage des corticostéroïdes oraux chez les patients dont l’asthme n’est pas maîtrisé | FASENRA 30 mg s.c. Placebo 2 schémas posologiques : Aux 4 semaines durant toute la période de traitement; les 3 premières doses aux 4 semaines et les suivantes aux 8 semaines 28 semaines | Aux 4 sem. : 72 Aux 8 sem. : 73 Placebo : 75 Total : 220 | 20 – 75 ans | Femmes : 135 (61 %) Hommes : 85 (39 %) |
s.c. = sous-cutané
Plan et caractéristiques démographiques des études
FASENRA (benralizumab) a été mis au point pour le traitement des patients atteints d’asthme sévère de phénotype éosinophilique; par conséquent, le programme de développement clinique a été conçu pour étudier la capacité du benralizumab à réduire le taux annuel d’exacerbations de l’asthme, à améliorer la fonction pulmonaire, à atténuer les symptômes d’asthme et à réduire l’utilisation des corticostéroïdes oraux (CSO) chez des patients présentant un large éventail de concentrations initiales d’éosinophiles dans le sang périphérique.
L’innocuité et l’efficacité de FASENRA en traitement d’appoint chez des patients dont l’asthme n’est pas maîtrisé ont été évaluées dans le cadre de trois essais cliniques à répartition aléatoire, à double insu, à groupes parallèles et contrôlés par placebo :
- deux essais parallèles de longue durée de 48 et de 56 semaines sur les exacerbations chez des adultes et des adolescents (12 ans et plus) (études SIROCCO et CALIMA, respectivement); et
- un essai de 28 semaines sur la réduction des CSO chez des adultes (18 ans et plus) (étude ZONDA).
Deux schémas posologiques ont été étudiés dans les trois essais, mais la posologie recommandée pour FASENRA est l’administration des 3 premières doses à intervalles de 4 semaines et des doses suivantes à intervalles de 8 semaines (voir 4 Posologie et administration). Seuls les résultats obtenus avec la posologie recommandée de FASENRA (c.-à-d. à intervalles de 8 semaines) et avec le placebo seront discutés.
Au total, 805, 881 et 148 patients ont été répartis au hasard pour recevoir un traitement par FASENRA aux 8 semaines ou au placebo dans les études SIROCCO, CALIMA et ZONDA, respectivement (voir le tableau 5). Parmi ces patients, il y avait 84 adolescents (dans les études SIROCCO et CALIMA; 38 dans les groupes recevant FASENRA toutes les 8 semaines et 46 dans les groupes sous placebo).
Études SIROCCO et CALIMA
Les deux études à répartition aléatoire sur les exacerbations, SIROCCO et CALIMA, d’une durée respective de 48 et 56 semaines, comptaient au total 2510 patients (adultes et adolescents âgés de 12 ans et plus) atteints d’asthme non maîtrisé. Les patients devaient avoir subi au moins 2 exacerbations de l’asthme nécessitant une corticothérapie orale ou générale au cours des 12 mois précédents, avoir un score d’au moins 1,5 à l’ACQ-6 à la sélection et présenter une fonction pulmonaire réduite au départ (volume expiratoire maximum/seconde [VEMS] avant l’administration d’un bronchodilatateur inférieur à 80 % chez les adultes et inférieur à 90 % chez les adolescents) malgré un traitement régulier par des corticostéroïdes par inhalation (CSI) à dose élevée (équivalant à > 500 mcg de propionate de fluticasone) (étude SIROCCO) ou des CSI à dose moyenne (équivalent à 500 mcg de propionate de fluticasone) ou élevée (étude CALIMA) et leur traitement de référence habituel. Les patients ont été stratifiés selon la région géographique, l’âge et le nombre d’éosinophiles dans le sang (supérieur ou égal à 300 cellules/mcL ou inférieur à 300 cellules/mcL). Les sujets ont été inscrits aux études SIROCCO et CALIMA sans égard à leur taux d’éosinophiles dans le sang au départ; toutefois, ils ont été stratifiés dans un rapport de 2:1 en fonction de leur taux d’éosinophiles, soit élevé (supérieur ou égal à 300 cellules/mcL) ou faible (inférieur à 300 cellules/mcL). Le but de cette stratification était d’enrichir l’échantillon en patients que l’on pensait plus susceptibles de répondre au benralizumab, tout en permettant la participation de sujets dont le taux d’éosinophiles dans le sang se situait sous la valeur seuil, afin de pouvoir évaluer l’efficacité du traitement dans un large éventail de concentrations initiales d’éosinophiles dans le sang.
La population de l’évaluation de l’efficacité primaire (en intention de traiter [ITT]) était composée de patients ayant un nombre initial d’éosinophiles supérieur ou égal à 300 cellules/mcL au départ et qui prenaient un CSI à dose élevée et un BALA. Des analyses prédéterminées de l’efficacité ont également été effectuées chez des patients présentant une concentration initiale d’éosinophiles dans le sang inférieure à 300 cellules/mcL; cependant, ces analyses ont été considérées comme des analyses d’appoint puisqu’elles n’étaient pas contrôlées pour la multiplicité. Le principal critère d’évaluation dans les deux études était le rapport annuel des taux d’exacerbations de l’asthme par rapport au placebo dans la population de l’évaluation de l’efficacité primaire (ITT). Les principaux critères d’évaluation secondaires étaient le VEMS et le score à l’ACQ-6.
Étude ZONDA
Dans l’étude de 28 semaines sur la réduction des corticostéroïdes oraux, 220 patients atteints d’asthme ont été inscrits; ces derniers recevaient une fois par jour un CSO (7,5 à 40 mg par jour) en plus de leur traitement régulier par un CSI à dose élevée et un BALA avec ou sans médicament(s) additionnel(s) pour la maîtrise de l’asthme. L’étude comprenait une période préliminaire de 8 semaines au cours de laquelle la dose de CSO a été graduellement réduite jusqu’à la dose minimale efficace sans perdre la maîtrise de l’asthme. Les patients devaient avoir un nombre d’éosinophiles dans le sang supérieur ou égal à 150 cellules/mcL et avoir subi au moins une exacerbation au cours des 12 mois précédents.
Le principal critère d’évaluation était la réduction en pourcentage, par rapport au départ, de la dose finale de CSO administrée de la 24e à la 28e semaine qui permettait de conserver la maîtrise de l’asthme.
Tableau 6 – Données démographiques et caractéristiques initiales des patients participant aux études sur l’asthme contrôlées par placebo, y compris de la population en ITT
| Population totale | CSI à dose élevée et ≥ 300 cellules/mcL* | ||||||||||||||||
| SIROCCO (N = 1204) | CALIMA (N = 1306) | ZONDA (N = 220) | SIROCCO (n = 809) | CALIMA (n = 728) | |||||||||||||
| Âge moyen (ans) | 49 | 49 | 51 | 49 | 49 | ||||||||||||
| Femmes (%) | 66 | 62 | 61 | 65 | 61 | ||||||||||||
| Race blanche (%) | 73 | 84 | 93 | 71 | 86 | ||||||||||||
| Durée de l’asthme, médiane (ans) | 15 | 16 | 12 | 14 | 16 | ||||||||||||
| N’a jamais fumé | 80 | 78 | 79 | 81 | 77 | ||||||||||||
| VEMS initial moyen avant bronchodilatation (L) | 1,67 | 1,76 | 1,85 | 1,66 | 1,78 | ||||||||||||
| Valeur théorique du VEMS initial moyen en pourcentage | 57 | 58 | 60 | 56 | 58 | ||||||||||||
| Nombre moyen d’exacerbations survenues au cours de l’année précédente | 2 | 2 | 2 | 2 | 2 | ||||||||||||
| Score initial moyen à l’ACQ-6 | 2,8 | 2,7 | 2,6 | 2,8 | 2,8 | ||||||||||||
* Population selon l’intention de traiter
Résultats des études
Taux d’éosinophiles dans le sang supérieur ou égal à 300 cellules/mcL au départ
Exacerbations
Le principal critère d’évaluation des études SIROCCO et CALIMA était le taux d’exacerbations de l’asthme d’importance clinique chez les patients ayant un nombre d’éosinophiles initial supérieur ou égal à 300 cellules/mcL et qui prenaient un CSI à dose élevée et un BALA. L’exacerbation de l’asthme d’importance clinique était définie comme une aggravation de l’asthme nécessitant l’emploi de corticostéroïdes oraux/à action générale pendant au moins 3 jours et/ou une consultation aux urgences nécessitant l’emploi de corticostéroïdes oraux/à action générale et/ou une hospitalisation. Dans le cas des patients recevant un traitement d’entretien par des corticostéroïdes oraux, une exacerbation de l’asthme d’importance clinique nécessitant l’emploi de corticostéroïdes oraux était définie comme une augmentation temporaire de la dose stable des corticostéroïdes oraux/à action générale pendant au moins 3 jours ou l’administration d’une dose unique de corticostéroïdes en suspension injectable.
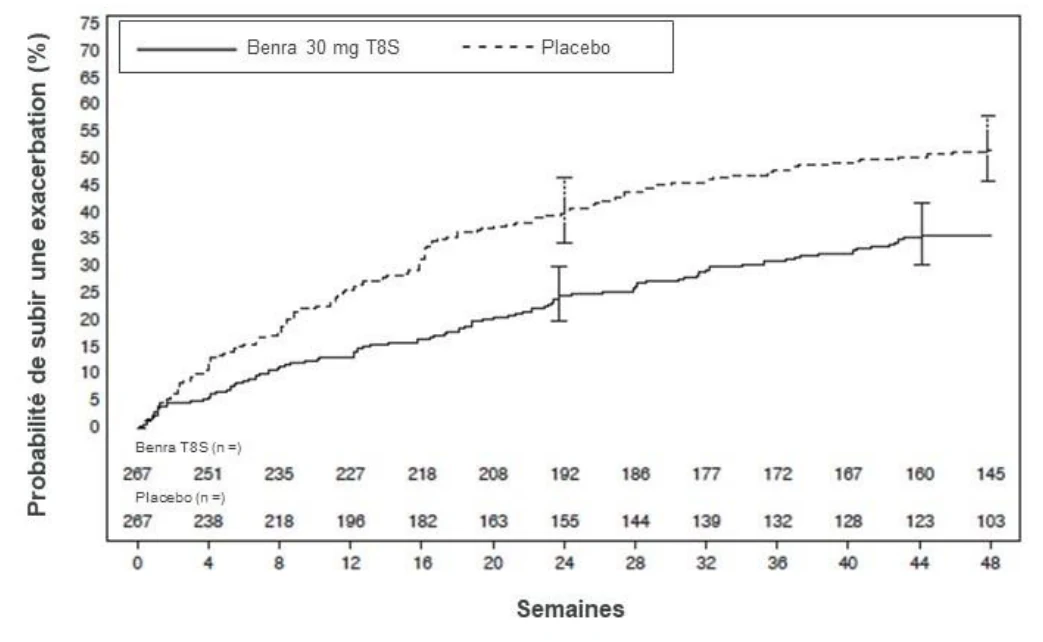
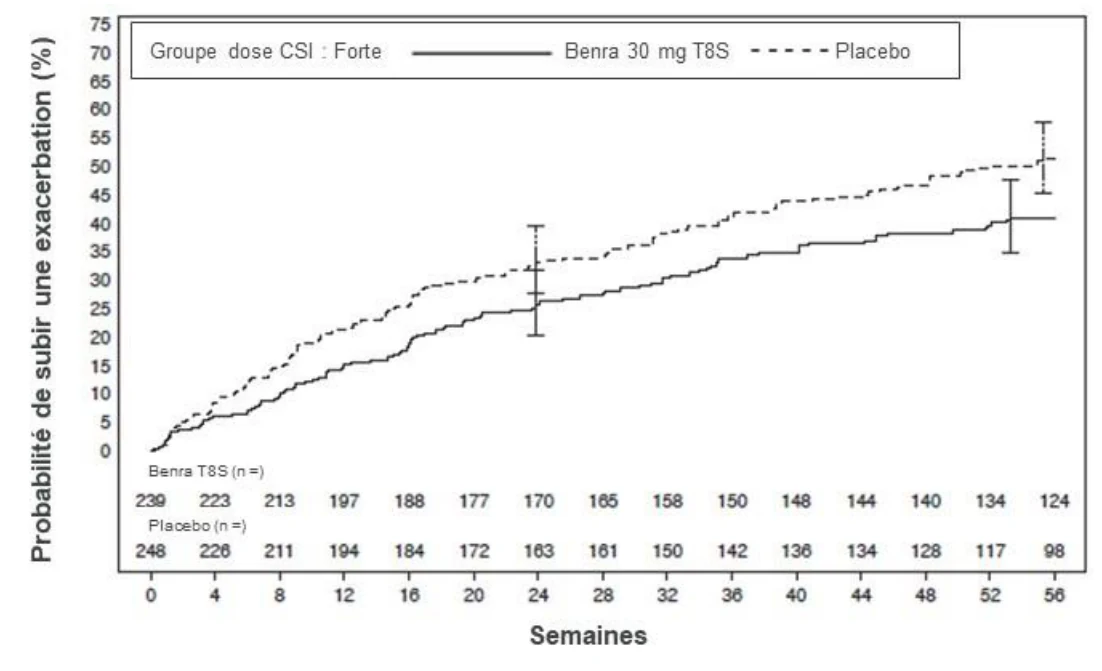
Dans l’étude SIROCCO, 35 % des patients recevant FASENRA ont connu une exacerbation d’importance clinique comparativement à 51 % des patients sous placebo. FASENRA a significativement réduit le taux annuel d’exacerbations de l’asthme de 51 % (rapport des taux : 0,49 [IC à 95 % : 0,37; 0,64]; p < 0,001) comparativement au placebo (tableau 7). Dans l’étude CALIMA, 40 % des patients recevant FASENRA ont connu une exacerbation d’importance clinique comparativement à 51 % des patients sous placebo. FASENRA a significativement réduit le taux annuel d’exacerbations de l’asthme de 28 % comparativement au placebo (rapport des taux : 0,72 [IC à 95 % : 0,54; 0,95]; p = 0,019) (tableau 8).
Tableau 7 – Taux d’exacerbations d’importance clinique dans l’étude SIROCCO (population en ITT)a,b
| Traitement | Exacerbations par année | |||
| Taux | Différence | Rapport des taux (IC à 95 %)c | Valeur p | |
| Exacerbations d’importance clinique | ||||
| FASENRA (n = 267) | 0,74 | -0,78 | 0,49 (0,37; 0,64) | < 0,001 |
| Placebo (n = 267) | 1,52 | -- | -- | -- |
| Exacerbations nécessitant une hospitalisation/consultation aux urgences | ||||
| FASENRA (n = 267) | 0,09 | -0,16 | 0,37 (0,20; 0,67) | < 0,001d |
| Placebo (n = 267) | 0,25 | -- | -- | -- |
- a. Patients ayant un nombre d’éosinophiles dans le sang au départ supérieur ou égal à 300 cellules/mcL et prenant des CSI à dose élevée.
- b. Analyse statistique au moyen d’un modèle binomial négatif comprenant les covariables suivantes : groupe de traitement, région, nombre d’exacerbations au cours de l’année précédente et utilisation de corticostéroïdes par voie orale en traitement d’entretien.
- c. Rapport des taux annuels d’exacerbations de l’asthme sur une période de 48 semaines.
- d. La valeur p n’était pas contrôlée pour la multiplicité.
Tableau 8 – Taux d’exacerbations d’importance clinique dans l’étude CALIMA (population en ITT)a,b
| Traitement | Exacerbations par année | |||
| Taux | Différence | Rapport des taux (IC à 95 %)c | Valeur p | |
| Exacerbations d’importance clinique | ||||
| FASENRA (n = 239) | 0,73 | -0,29 | 0,72 (0,54; 0,95) | 0,019 |
| Placebo (n = 248) | 1,01 | -- | -- | -- |
| Exacerbations nécessitant une hospitalisation/consultation aux urgences | ||||
| FASENRA (n = 239) | 0,12 | 0,02 | 1,23 (0,64; 2,35) | 0,538d |
| Placebo (n = 248) | 0,10 | -- | -- | -- |
- a. Patients ayant un nombre d’éosinophiles dans le sang au départ supérieur ou égal à 300 cellules/mcL et prenant des CSI à dose élevée.
- b. Analyse statistique au moyen d’un modèle binomial négatif comprenant les covariables suivantes : groupe de traitement, région, nombre d’exacerbations au cours de l’année précédente et utilisation de corticostéroïdes par voie orale en traitement d’entretien.
- c. Rapport des taux annuels d’exacerbations de l’asthme sur une période de 56 semaines.
- d. La valeur p n’était pas contrôlée pour la multiplicité.
Dans les deux études, le temps écoulé jusqu’à la première exacerbation était significativement plus long chez les patients recevant FASENRA que chez ceux qui recevaient le placebo. Dans les études SIROCCO et CALIMA, le risque d’exacerbation de l’asthme a été réduit de 40 % (RRI [IC à 95 %] : 0,60 [0,46; 0,78]) et de 27 % (RRI [IC à 95 %] : 0,73 [0,55; 0,95]), respectivement (figure 1).
Figure 1 – Courbes d’incidence cumulative de Kaplan-Meier pour le temps écoulé jusqu’à la première exacerbation, études SIROCCO et CALIMA
Étude SIROCCO
Étude CALIMA
Dans l’étude SIROCCO, chez les patients ayant des antécédents de 3 exacerbations de l’asthme ou plus au cours de l’année précédente, le taux annuel d’exacerbations survenues entre le début et la semaine 48 a été de 0,95 dans le groupe traité par FASENRA (n = 103), comparativement à 2,23 dans le groupe recevant le placebo (n = 118). Dans l’étude CALIMA, chez les patients ayant des antécédents de 3 exacerbations de l’asthme ou plus au cours de l’année précédente, le taux annuel d’exacerbations de l’asthme survenues entre le début et la semaine 56 a été de 0,82 dans le groupe traité par FASENRA (n = 95), comparativement à 1,65 dans le groupe recevant le placebo (n = 97).
Fonction pulmonaire
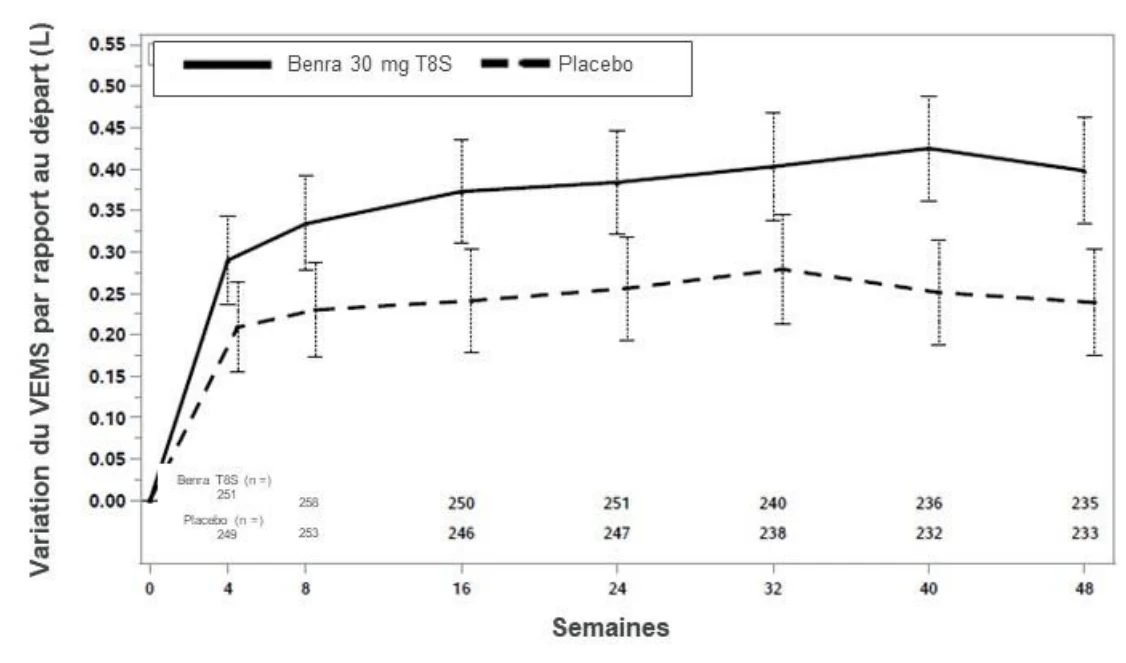
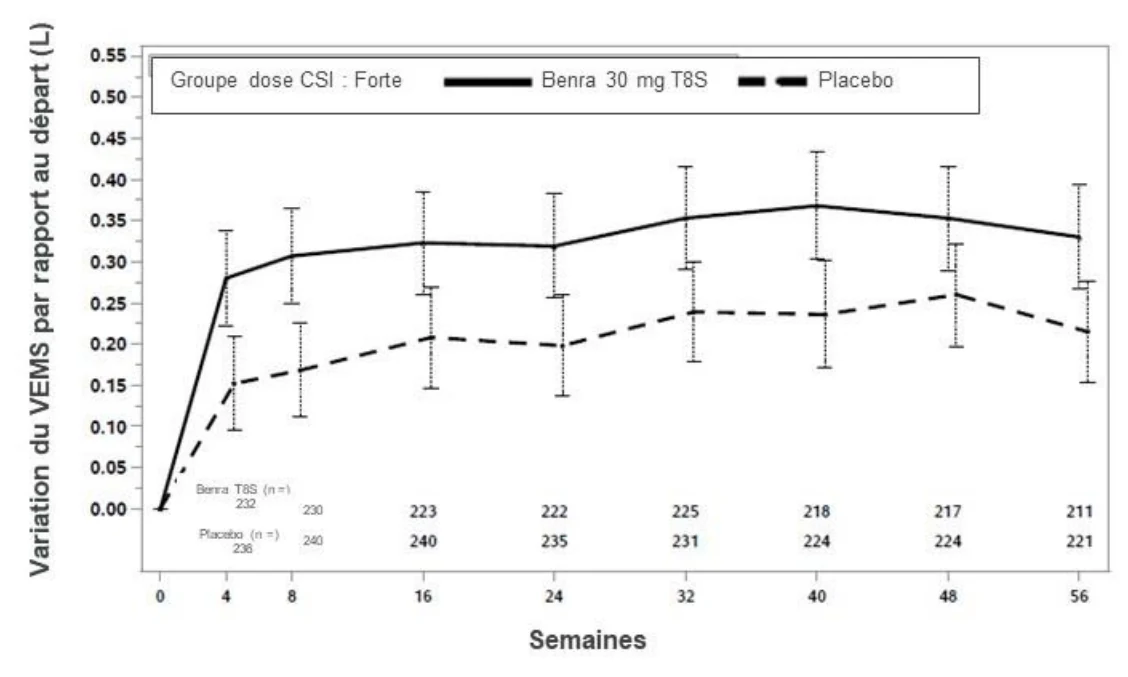
FASENRA a significativement amélioré le VEMS initial avant l’administration d’un bronchodilatateur comparativement au placebo. Dans l’étude SIROCCO, la variation moyenne par rapport au départ du VEMS avant l’administration d’un bronchodilatateur a été de 0,159 L (IC à 95 % : 0,068; 0,249; p < 0,001). Dans l’étude CALIMA, la variation moyenne par rapport au départ du VEMS avant l’administration d’un bronchodilatateur a été de 0,116 L (IC à 95 % : 0,028; 0,204; p < 0,010). Comparativement au placebo, FASENRA a procuré des améliorations systématiques de la variation du VEMS moyen par rapport à la valeur initiale (figure 2).
Figure 2 – Variation moyenne du VEMS avant bronchodilatation par rapport à la valeur initiale (L) dans les études SIROCCO et CALIMA
Étude SIROCCO
Étude CALIMA
Symptômes d’asthme et qualité de vie
Dans l’étude SIROCCO, la variation moyenne du score au questionnaire sur la maîtrise de l’asthme (ACQ-6) observée entre le début et la semaine 48 était de -1,47 unité dans le groupe traité par FASENRA comparativement à -1,12 unité dans le groupe recevant le placebo. Dans l’étude CALIMA, la variation moyenne observée entre le début et la semaine 56 était de -1,49 unité dans le groupe traité par FASENRA et de -1,21 unité dans le groupe recevant le placebo. Dans l’étude SIROCCO, la variation moyenne du score au questionnaire sur la qualité de vie des asthmatiques de 12 ans et plus avec activités standardisées (AQLQ[s]+12) observée entre le début et la semaine 48 était de 1,56 unité dans le groupe traité par FASENRA comparativement à 1,25 unité dans le groupe recevant le placebo. Enfin, dans l’étude CALIMA, la variation moyenne observée entre le début et la semaine 56 s’établissait à 1,61 unité dans le groupe traité par FASENRA et à 1,32 unité dans le groupe recevant le placebo.
Taux d’éosinophiles dans le sang inférieur à 300 cellules/mcL au départ
Dans l’étude SIROCCO, chez les patients ayant un taux d’éosinophiles dans le sang inférieur à 300 cellules/mcL au départ, le taux annuel d’exacerbations de l’asthme entre le début et la semaine 48 était de 1,11 dans le groupe traité par FASENRA (n = 131) comparativement à 1,34 dans le groupe recevant le placebo (n = 140) (rapport des taux = 0,83 [IC à 95 % : 0,59; 1,16]). Dans l’étude CALIMA, chez les patients ayant un taux d’éosinophiles dans le sang inférieur à 300 cellules/mcL au départ, le taux annuel d’exacerbations de l’asthme entre le début et la semaine 56 était de 0,83 dans le groupe traité par FASENRA (n = 125) comparativement à 1,38 dans le groupe recevant le placebo (n = 122) (rapport des taux = 0,60 [IC à 95 % : 0,42; 0,86]).
Réduction des corticostéroïdes oraux (étude ZONDA)
Le principal critère d’évaluation dans l’étude ZONDA était la réduction en pourcentage, par rapport au départ, de la dose finale de CSO administrée de la 24e à la 28e semaine qui permettait de conserver la maîtrise de l’asthme. La réduction médiane en pourcentage de la dose quotidienne de CSO par rapport à la valeur initiale était de 75 % chez les patients recevant la dose recommandée de FASENRA (IC à 95 % : 60; 88) comparativement à 25 % chez les patients ayant reçu le placebo (IC à 95 % : 0; 33). Des réductions de la dose de CSO de 50 % ou plus ont été observées chez 48 (66 %) patients traités par FASENRA comparativement à 28 (37 %) patients recevant le placebo. La proportion de patients dont la dernière dose moyenne était inférieure ou égale à 5 mg pendant les semaines 24 à 28 était de 59 % dans le groupe sous FASENRA et de 33 % dans le groupe sous placebo (risque relatif approché : 2,74, IC à 95 % : 1,41 à 5,31). Seuls les patients prenant une dose optimisée de CSO de 12,5 mg ou moins au départ étaient admissibles à une réduction de 100 % de leur dose de CSO durant l’étude. Dans ce groupe, 52,4 % (22 sur 42) des patients traités par FASENRA et 19 % (8 sur 42) des patients recevant le placebo ont obtenu une réduction de 100 % de leur dose de CSO.
Le taux d’exacerbations de l’asthme et le temps écoulé jusqu’à la première exacerbation étaient des critères d’évaluation secondaires. Dans cet essai de 28 semaines, une plus faible proportion de patients traités par FASENRA (23,3 %) (17 sur 73) que de patients recevant le placebo (52,0 %) (39 sur 75) ont subi ≥ 1 exacerbation de l’asthme. Quant au temps écoulé jusqu’à la première exacerbation de l’asthme, il s’est révélé plus long chez les patients traités par FASENRA que chez ceux qui recevaient le placebo.
Granulomatose éosinophilique avec polyangéite (GEPA)
Tableau 9 – Résumé des caractéristiques démographiques des patients participant aux études cliniques sur la GEPA
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (plage) | Sexe n (%) |
D3253C00001 (étude MANDARA) | Phase 3 : Étude multicentrique à répartition aléatoire, à double insu, à groupes parallèles et contrôlée par un traitement actif comparant l’efficacité et l’innocuité du benralizumab à celles du mépolizumab dans le traitement de la GEPA chez des patients recevant un traitement standard | FASENRA à 30 mg par voie s.c. Produit de comparaison actif : mépolizumab à 300 mg par voie s.c. Schéma posologique : 1 injection par voie s.c. de FASENRA à 30 mg + 3 injections par voie s.c. d’un placebo apparié au mépolizumab aux 4 semaines 3 injections par voie s.c. de mépolizumab à 100 mg + 1 injection par voie s.c. d’un placebo apparié à FASENRA aux 4 semaines 52 semaines | FASENRA : 70 Mépolizumab : 70 | 19 – 79 ans | Femmes : 84 (60 %) Hommes : 50 (40 %) |
s.c. = sous-cutané; GEPA = granulomatose éosinophilique avec polyangéite
L’efficacité et l’innocuité de FASENRA ont été évaluées chez des patients âgés de 18 ans et plus atteints de GEPA au cours d’un essai clinique de non-infériorité à répartition aléatoire, à double insu et contrôlé par traitement actif d’une durée de 52 semaines. Au total, 140 patients ayant des antécédents de maladie récidivante ou réfractaire ont été répartis au hasard, mais ceux présentant une GEPA active menaçant les organes ou le pronostic vital ont été exclus de l’essai. Au moment de la sélection, les patients devaient recevoir un traitement par dose stable de CSO (≥ 7,5 à ≤ 50 mg/jour de prednisolone ou de prednisone), avec ou sans traitement immunosuppresseur à dose stable (à l’exception de la cyclophosphamide). Au départ, la dose médiane de CSO était de 10 mg et 36 % des patients recevaient un traitement immunosuppresseur. FASENRA à 30 mg a été comparé au mépolizumab à 300 mg administré par voie sous-cutanée toutes les 4 semaines en plus du traitement de fond par la prednisolone/prednisone avec ou sans traitement immunosuppresseur. À partir de la semaine 4, la dose de CSO était réduite graduellement, à la discrétion du chercheur.
L’étude MANDARA était une étude de non-infériorité et n’était pas conçue pour évaluer si FASENRA était supérieur au mépolizumab. La marge prédéfinie de non-infériorité (NI) fondée sur le principal critère d’évaluation correspondait à une différence de traitement de -25 %. Les critères d’évaluation secondaires (durée cumulée de la rémission, récidive et réduction de CSO) n’étaient pas inclus dans la méthode prédéfinie d’évaluations multiples en lien avec la signification statistique; une description de ceux-ci est présentée ci-dessous.
Les données démographiques et les caractéristiques initiales des patients sont présentées au tableau 10.
Tableau 10 – Données démographiques et caractéristiques initiales de l’étude sur la GEPA
Benralizumab 30 mg (N = 70) | Mépolizumab 30 mg (N = 70) | |
|---|---|---|
| Âge moyen (ans) | 52 | 53 |
| Femmes, n (%) | 45 (64) | 39 (56) |
Race, n (%) Blanche Asiatique Autre | 53 (82) 9 (14) 3 (5) | 57 (85) 8 (12) 2 (3) |
| Temps écoulé depuis le diagnostic de GEPA, ans, moyenne (ÉT) | 5,4 (5,38) | 4,9 (5,92) |
| Antécédents de ≥ 1 récidive confirmée au cours des 2 dernières années, n (%) | 55 (79) | 55 (79) |
Antécédents/présence d’asthme et d’éosinophilie (> 1,0 x 10⁹/L), n (%) Vascularite/inflammation à éosinophiles confirmée par biopsiea Neuropathieb Anomalie naso-sinusale Cardiomyopathiec Glomérulonéphrite Hémorragie alvéolaire Purpura pétéchial des membres Infiltrats pulmonaires labiles | 70 (100) 20 (29) 38 (54) 63 (90) 17 (24) 4 (6) 2 (3) 7 (10) 49 (70) | 70 (100) 33 (47) 45 (64) 66 (94) 13 (19) 2 (3) 2 (3) 10 (14) 43 (61) |
| Maladie réfractaire, n (%) | 42 (60) | 42 (60) |
| Score BVAS, médian (plage) | 0,0 (0, 18) | 0,0 (0, 15) |
Score au questionnaire ACQ-6, n (%) < 1,5 ≥ 1,5 | 49 (56) 31 (44) | 42 (60) 28 (40) |
Benralizumab 30 mg (N = 70) | Mépolizumab 30 mg (N = 70) | |
|---|---|---|
| Dose quotidienne de corticostéroïdes orauxd au départ, mg, médiane (plage) | 10 (5, 30) | 10 (7,5, 40) |
| Traitement par des immunosuppresseurse (%) | 26 (37) | 24 (34) |
| Présence d’anticorps anticytoplasme des neutrophiles (ANCA)f (%) | 18 (26) | 22 (31) |
ACQ-6 = Asthma Control Questionnaire-6 (questionnaire sur la maîtrise de l’asthme, version à 6 items); ANCA = anti-neutrophil cytoplasmic antibodies (anticorps anticytoplasme des neutrophiles); BVAS = Birmingham Vasculitis Activity Score (score d’activité de la vascularite de Birmingham); GEPA = granulomatose éosinophilique avec polyangéite; ÉT = écart-type
- a. Une biopsie montrant des signes histopathologiques de vascularite à éosinophiles OU d’infiltration à éosinophiles périvasculaire OU d’inflammation granulomateuse riche en éosinophiles.
- b. Mono ou polyneuropathie (déficit moteur ou anomalie de la conduction nerveuse).
- c. Établie par échocardiographie ou par imagerie par résonance magnétique.
- d. En équivalent de prednisone ou de prednisolone.
- e. Azathioprine, méthotrexate, acide mycophénolique.
- f. Détection d’anticorps anticytoplasme des neutrophiles par le passé ou au moment de la sélection.
Résultats de l’étude
Principal critère d’évaluation : Rémission
Le principal critère d’évaluation était la proportion de patients en rémission, définie par un score d’activité de la vascularite de Birmingham (BVAS) de 0, signifiant l’absence de vascularite active, et une dose de prednisolone/prednisone ≤ 4 mg/jour, à la semaine 36 et à la semaine 48. Comme le montre le tableau 11, l’étude a montré la non-infériorité de FASENRA par rapport au mépolizumab en ce qui concerne le principal critère d’évaluation.
Tableau 11 – Rémission et éléments du critère de rémission de la GEPA
Rémission (Dose de CSO ≤ 4 mg/jour + score BVAS = 0 | Dose de CSO ≤ 4 mg/jour | Score BVAS = 0 | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
FASENRAa N = 70 | Mépob N = 70 | FASENRAa N = 70 | Mépob N = 70 | FASENRAa N = 70 | Mépob N = 70 | ||||||||||||
| Patients en rémission aux semaines 36 et 48 | |||||||||||||||||
| Patients, n (%)c | 40 (58) | 40 (57) | 42 (61) | 41 (58) | 58 (83) | 59 (84) | |||||||||||
| Différence dans le taux de rémission (%)c (IC à 95 %) | 1,21 (-14,11 à 16,53)d | -- -- | -- -- | -- -- | -- -- | -- -- | |||||||||||
N = nombre de patients dans l’analyse.
- a. FASENRA à 30 mg est administré toutes les 4 semaines.
- b. Le mépolizumab (mépo) à 300 mg est administré toutes les 4 semaines.
- c. Les taux de rémission et la différence (benralizumab – mépolizumab) ont été estimés à l’aide d’une méthode de standardisation marginale dans le cadre d’un modèle de régression logistique. Les covariables du modèle comprenaient le groupe de traitement, la dose initiale de prednisone, le score BVAS initial et la région (Amérique du Nord, Reste du monde et Japon).
- d. Marge de NI (de non-infériorité) de -25 % avec seuil de signification unilatéral de 2,5 %. Étant donné que la limite inférieure d’un IC à 95 % pour la différence de traitement était de >-25 %, il a été démontré que l’efficacité de FASENRA était non inférieure à l’efficacité du mépolizumab.
Critères d’évaluation secondaires
Durée cumulée de la rémission
Les résultats de la durée cumulée de la rémission et les composants de la rémission sont également présentés au tableau 12.
Tableau 12 – Durée cumulée de la rémission et composants de la rémission de la GEPA
Rémission (Dose de CSO ≤ 4 mg/jour + score BVAS = 0 | Dose de CSO ≤ 4 mg/jour | Score BVAS = 0 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
FASENRAa N = 70 | Mépob N = 70 | FASENRAa N = 70 | Mépob N = 70 | FASENRAa N = 70 | Mépob N = 70 | ||||||
| Durée cumulée sur 52 semaines, n (%) | |||||||||||
0 semainec > 0 à < 12 sem. 12 à < 24 sem. 24 à < 36 sem. ≥ 36 semaines | 9 (13) 13 (19) 8 (11) 20 (29) 20 (29) | 15 (21) 10 (14) 8 (11) 19 (27) 18 (26) | 9 (13) 11 (16) 9 (13) 19 (27) 22 (31) | 12 (17) 12 (17) 8 (11) 18 (26) 20 (29) | 0 0 2 (3) 6 (9) 62 (89) | 0 2 (3) 2 (3) 7 (10) 59 (84) | |||||
N = nombre de patients dans l’analyse; sem. = semaines
- a. FASENRA à 30 mg est administré toutes les 4 semaines.
- b. Le mépolizumab (mépo) à 300 mg est administré toutes les 4 semaines.
- c. N’ont jamais obtenu de rémission.
La proportion de patients ayant obtenu une rémission au cours des 24 premières semaines de traitement et restée en rémission jusqu’à la semaine 52 a été de 42 % dans le groupe sous FASENRA et de 37 % dans le groupe recevant le mépolizumab.
Récidive
La récidive (définie comme une aggravation liée à la vascularite ou à l’asthme, ou aux symptômes naso-sinusaux nécessitant une augmentation de la dose de corticostéroïdes, un traitement immunosuppresseur ou une hospitalisation) a été observée chez 30 % des patients traités par FASENRA et chez 30 % des patients traités par le mépolizumab. Le taux annualisé de récidive était de 0,50 pour les patients recevant FASENRA contre 0,49 pour les patients recevant le mépolizumab.
Réduction des corticostéroïdes oraux
La dose quotidienne moyenne de CSO entre les semaines 48 et 52 est présentée au tableau 13.
Tableau 13 – Dose quotidienne moyenne de corticostéroïdes oraux entre les semaines 48 et 52 chez les patients atteints de GEPA
| Nombre de patients (%) | |||||
|---|---|---|---|---|---|
| FASENRAa (N = 70) | Mépolizumabb (N = 70 | ||||
0 mg > 0 à ≤ 4,0 mg > 4,0 à ≤ 7,5 mg > 7,5 mg | 29 (41) 19 (27) 15 (21) 7 (10) | 19 (27) 30 (43) 13 (19) 8 (11) | |||
N = nombre de patients dans l’analyse.
- a. FASENRA à 30 mg est administré toutes les 4 semaines.
- b. Le mépolizumab à 300 mg est administré toutes les 4 semaines.
Syndrome hyperéosinophilique (SHE)
Tableau 14 – Résumé des caractéristiques démographiques des patients participant aux études cliniques sur le SHE
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n)* | Âge (plage) | Sexe n (%) |
| D3254C00001 (NATRON) | Étude multicentrique à répartition aléatoire, à double insu, à groupes parallèles et contrôlée par placebo comparant l’efficacité et l’innocuité du benralizumab à celles d’un placebo dans le traitement du SHE | FASENRA à 30 mg par voie s.-c. aux 4 semaines Placebo par voie s.-c. aux 4 semaines Schéma posologique : 24 semaines | FASENRA : 67 Placebo : 66 | 14 à 87 ans | Femmes : 82 (62 %) Hommes : 51 (38 %) |
s.-c. = sous-cutané; SHE = syndrome hyperéosinophilique
* Population en intention de traiter (ITT)
L’efficacité et l’innocuité de FASENRA ont été évaluées chez des patients âgés de 12 ans et plus atteints du SHE au cours d’un essai clinique à répartition aléatoire, à double insu, à groupes parallèles et contrôlé par placebo d’une durée de 24 semaines.
Au total, 133 patients (129 adultes et 4 adolescents) présentant des signes ou des symptômes de poussées du SHE, ou ayant subi au moins deux poussées du SHE au cours des 12 derniers mois, ont reçu un traitement assigné aléatoirement. Au moment de la sélection, les patients présentaient un taux d’éosinophiles sanguins ≥ 1000 cellules/mcL et recevaient un traitement stable contre le SHE depuis au moins 4 semaines. Ce traitement comprenait des corticostéroïdes oraux, des traitements immunosuppresseurs ou cytotoxiques, ou d’autres traitements symptomatiques. Les patients atteints d’un SHE secondaire d’origine non hématologique (p. ex., hypersensibilité aux médicaments, infection parasitaire [helminthique], infection par le VIH, cancer non hématologique), ou les patients porteurs du gène de fusion FIP1L1-PDGFRA kinase ont été exclus de l’étude. Les patients ont été répartis aléatoirement pour recevoir FASENRA à 30 mg ou un placebo par voie sous-cutanée toutes les 4 semaines, tout en poursuivant leur traitement stable contre le SHE.
Les données démographiques et les caractéristiques initiales des patients sont présentées au tableau 15.
Tableau 15 – Résumé des données démographiques et des caractéristiques initiales des patients participant à l’étude sur le SHE
Benralizumab (N = 67) | Placebo (N = 66) | |
|---|---|---|
| Âge moyen (ans) | 48 | 49 |
| Femmes, n (%) | 43 (64) | 39 (59) |
Race, n (%) Blanche Noire ou afro-américaine Asiatique Autre | 42 (72) 3 (5) 10 (17) 3 (5) | 45 (79) 1 (2) 11 (19) 0 |
Temps écoulé depuis le diagnostic du SHE, ans, moyenne (ÉT) Médiane | 4,2 (6,0) 1,9 | 4,5 (6,0) 2,0 |
Aggravations des symptômes/poussées du SHE au cours des 12 mois précédents, moyenne (É-T) Médiane | 2,5 (1,64) 2,0 | 2,7 (2,02) 2,0 |
Traitement de fond du SHE au départ, n (%) Tout traitement de fond du SHE au départ Corticostéroïdes oraux à action générale Traitements immunosuppresseurs/cytotoxiques Autrea | 63 (94) 47 (70) 6 (9) 45 (67) | 63 (96) 55 (83) 5 (8) 46 (70) |
| Dose quotidienne de corticostéroïdes orauxb au départ (mg), médiane (plage) | 5 (0; 20) | 5 (0; 30) |
| Nombre absolu d’éosinophiles sanguins (cellules/mcL) au moment de la sélection, médiane | 1085,0 | 1120,0 |
SHE = syndrome hyperéosinophilique; ÉT = écart type
a Les autres traitements du SHE comprennent notamment le dipropionate de béclométhasone, le fumarate de formotérol, l’oméprazole, le salbutamol, le bromure de tiotropium, la triamcinolone, l’acétonide et la cétirizine.
b Équivalent de prednisone
Résultats de l’étude
Principal critère d’évaluation : temps écoulé avant la première poussée du SHE
Le principal critère d’évaluation était le temps écoulé avant la première poussée du SHE, définie par une manifestation clinique du SHE ou par l’obtention de résultats anormaux aux examens de laboratoire ayant entraîné une augmentation ou l’ajout de CSO de ≥ 10 mg/jour pendant au moins 2 jours, ou une augmentation ou l’ajout d’un nouveau traitement cytotoxique et/ou immunosuppresseur, ou encore une hospitalisation. Le traitement par FASENRA a retardé la survenue de la première poussée du SHE (figure 3) et a entraîné une réduction statistiquement significative de 65 % du risque de présenter une première poussée au cours de la période de traitement de 24 semaines par rapport au placebo (RRI : 0,35; IC à 95 % : 0,18 à 0,69; p = 0,0024).
Figure 3 – Courbe de Kaplan Meier du temps écoulé avant la première poussée du SHE par rapport au placebo
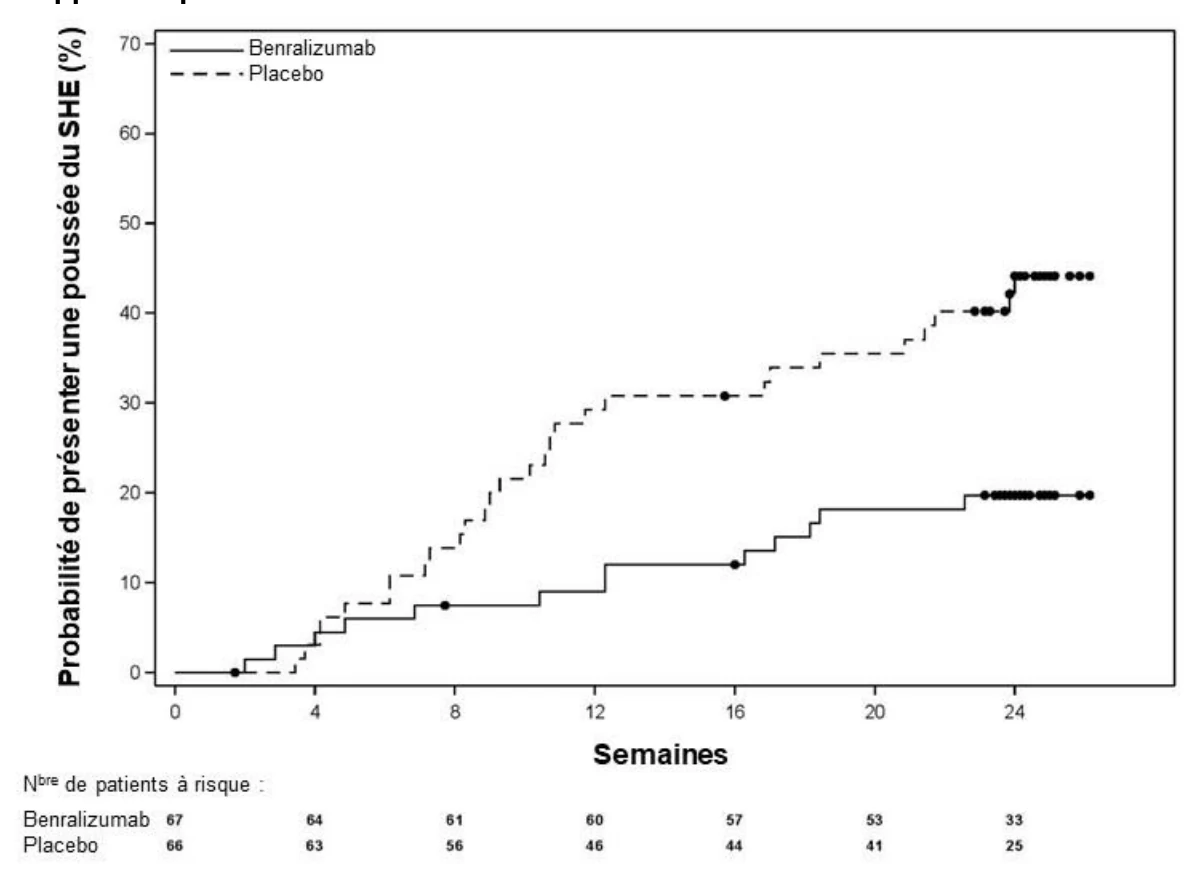
Critères d’évaluation secondaires clés
Les critères d’évaluation secondaires clés comprenaient la proportion de patients qui ont présenté une poussée du SHE au cours de la période de traitement de 24 semaines, la fréquence des poussées du SHE, le temps écoulé avant la première rechute hématologique
(définie comme un nombre d’éosinophiles d’au moins 1000 cellules/mcL) et la variation de l’intensité de la fatigue par rapport au début de l’étude (Système d’information sur la mesure des résultats rapportés par les patients [PROMIS], questionnaire abrégé 7a). Les résultats sont présentés au tableau 16.
Tableau 16 – Critères d’évaluation secondaires clés de l’efficacité dans l’étude sur le SHE (population en ITT)
FASENRAa (N = 67) | Placebo (N = 66) | Comparaison (FASENRA vs placebo) (IC à 95 %) | ||||||||
| Proportion de patients ayant présenté une poussée du SHE | ||||||||||
| Patients ayant présenté ≥ 1 poussée du SHE ou s’étant retirés de l’étudeb, n (%) | 15 (22) | 30 (45) | Risque relatifc,f : 0,48 (0,29; 0,80) p = 0,003 | |||||||
| Fréquence des poussées du SHE | ||||||||||
| Taux/an | 0,41 | 1,23 | Rapport des taux c,g : 0,34 (0,18; 0,63) p = 0,0008 | |||||||
Patients ayant présenté 0 poussée, n (%) Patients ayant présenté 1 poussée, n (%) Patients ayant présenté 2 poussées, n (%) Patients ayant présenté ≥ 3 poussées, n (%) | 54 (81) 13 (19) 0 (0) 0 (0) | 38 (58) 20 (30) 8 (12) 0 (0) | -- | |||||||
| Temps écoulé avant la première rechute hématologiqued | ||||||||||
| Patients ayant présenté une rechute hématologique, n (%) | 5 (7) | 39 (59) | RRIc,h : 0,08 (0,03; 0,20) pi < 0,0001 | |||||||
| Variation par rapport au départ de l’intensité de la fatigue d’après les scores au questionnaire PROMIS sur la fatiguee | ||||||||||
| Variation absolue par rapport au départ du score T normalisé à la semaine 24, moyenne des MC (IC à 95 %) | -8,6 (-10,6; -6,6) | -3,9 (-6,0; -1,8) | Différence par rapport au placebo : -4,7 (-7,6; -1,8) p = 0,0017 | |||||||
ITT = intention de traiter, MC = moindres carrés; PROMIS = Patient-Reported Outcomes Measurement Information System (Système d’information sur la mesure des résultats rapportés par les patients); RRI = rapport de risques instantanés
- a. FASENRA à 30 mg est administré toutes les 4 semaines.
- b. Tous les patients qui se sont retirés de l’étude sans avoir présenté de poussée (placebo, n = 2; FASENRA, n = 2) ont été considérés, aux fins de l’analyse, comme ayant présenté une poussée.
- c. Un risque, rapport des taux ou rapport des risques instantanés < 1 favorise FASENRA.
- d. La rechute hématologique est définie par un taux d’éosinophiles ≥ 1000 cellules/mcL.
- e. Échelle du questionnaire PROMIS abrégé sur la fatigue (7a) : score T normalisé (plage de 29,4 à 83,2). Une diminution de ce score indique une amélioration.
- f. L’analyse a été réalisée à l’aide du test de Cochran-Mantel-Haenszel stratifié selon la région.
- g. L'analyse a été réalisée à l’aide d’un modèle binomial négatif ajusté selon la région.
- h. L’analyse a été réalisée à l’aide d’un modèle de risques proportionnels de Cox comportant le groupe de traitement et la région comme covariables.
- i. L’analyse a été réalisée à l’aide d’un test de Mantel-Haenszel stratifié ajusté selon la région.
Enfants et adolescents :
Au total, 4 patients adolescents âgés de 12 à 17 ans ont été inclus dans une étude de phase III; 3 ont reçu FASENRA et 1, le placebo. Un patient de chaque groupe a présenté une poussée du SHE pendant la période de traitement de 24 semaines. Le profil d’efficacité chez les adolescents de 12 ans et plus atteints du SHE semble comparable à celui observé chez les adultes. Cependant, étant donné le petit nombre d’adolescents recrutés, les données relatives à ce groupe demeurent limitées. L’efficacité chez les adolescents est appuyée par des données probantes provenant d’études adéquates et bien contrôlées menées auprès d’adultes, ainsi que par des données pharmacocinétiques et pharmacodynamiques chez les enfants et les adolescents.
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. Toxicologie non clinique
Toxicologie générale
L’administration de FASENRA chez des singes (macaques de Buffon) ayant atteint la maturité sexuelle à des doses de 10 et 25 mg/kg par voie intraveineuse ou à une dose de 30 mg/kg par voie sous-cutanée une fois toutes les 2 semaines pendant une période maximale de 9 mois a été associée à la réduction ou à la déplétion du nombre d’éosinophiles dans le sang périphérique et la moelle osseuse. La réduction du taux d’éosinophiles correspondait à un effet pharmacologique prévu. De plus, aucune anomalie histopathologique n’a été observée dans les organes reproducteurs des singes mâles et femelles. Chez les mâles et chez les femelles, les paramètres de la reproduction (volume des testicules, motilité, concentration, nombre et morphologie des spermatozoïdes, fluctuation des hormones de la reproduction et durée du cycle menstruel) n’ont pas été altérés. Les effets indésirables liés au benralizumab étaient limités à des signes cliniques d’ecchymose/de rougeurs autour des yeux et sur le visage, le thorax et le bas de l’abdomen (pétéchies et ecchymoses), ainsi qu’à la diminution du nombre de plaquettes et des indicateurs de la masse des érythrocytes dans la circulation chez un animal après l’administration d’une dose de 25 mg/kg de poids corporel par voie intraveineuse. Aucun autre effet indésirable lié au benralizumab n’a été observé, y compris sur les systèmes respiratoire et cardiovasculaire. La dose sans effet nocif observable (DSENO) était, par conséquent, de 10 mg/kg de poids corporel administrés toutes les deux semaines par voie intraveineuse et de 30 mg/kg de poids corporel administrés toutes les deux semaines par voie sous-cutanée. Les marges d’innocuité établies selon les DSENO par voie intraveineuse et par voie sous-cutanée correspondent respectivement à environ 155 et 275 fois (49 et 88 fois pour les adolescents de 12 à 17 ans) la dose maximale recommandée chez l’humain (DMRH) évaluée par l’aire sous la courbe (ASC), et à 136 et 193 fois (66 et 94 fois pour les adolescents) la DMRH évaluée par la concentration maximale (Cmax).
Cancérogénicité
Aucune étude de longue durée portant sur des animaux n’a été réalisée afin d’évaluer le pouvoir carcinogène du benralizumab.
Toxicologie pour la reproduction et le développement
Dans une étude sur le développement prénatal et postnatal effectuée chez des macaques de Buffon, aucun signe de toxicité, ni maternelle ni développementale, n’a été observé après l’administration de benralizumab aux doses maternelles de 10 et 30 mg/kg par voie intraveineuse toutes les deux semaines (du 20e jour de gestation à un mois après la parturition). La DSENO a donc été la dose maximale évaluée. La dose maximale a produit des expositions allant jusqu’à environ 319 fois (selon l’ASC) et 454 fois (selon la Cmax) celles qui correspondent à la DMRH. L’exposition générale au benralizumab a été observée chez la progéniture. La réduction ou la déplétion du taux d’éosinophiles dans le sang périphérique a également été observée chez les mères et leur progéniture; toutefois, l’effet qui se produit chez les petits à la suite de l’exposition in utero ou durant l’allaitement n’est pas un effet recherché.
Toxicité chez les jeunes animaux
Aucune étude de toxicité chez les jeunes animaux n’a été menée avec le benralizumab.