


Monographie de produit - Xolair
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration 02/2024
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ............................................................................................................. 4
1.2 Personnes âgées ............................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ........................................................................... 5
4.2 Dose recommandée et modification posologique ............................................ 6
4.3 Reconstitution ................................................................................................ 10
4.4 Administration ............................................................................................... 13
4.5 Dose oubliée .................................................................................................. 15
5 SURDOSAGE .............................................................................................................. 15
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 15
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 17
7.1 Populations particulières ................................................................................ 21
7.1.1 Femmes enceintes .......................................................................................... 21
7.1.2 Allaitement ..................................................................................................... 21
7.1.3 Enfants ............................................................................................................ 22
7.1.4 Personnes âgées ............................................................................................. 22
8 EFFETS INDÉSIRABLES ................................................................................................ 23
8.1 Aperçu des effets indésirables ....................................................................... 23
8.2 Effets indésirables observés dans les essais cliniques .................................... 23 8.2.1 Effets indésirables observés au cours des essais cliniques – enfants .............. 28
8.3 Effets indésirables peu courants observés au cours des essais cliniques ....... 28
8.5 Effets indésirables observés après la mise en marché ................................... 30
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 30
9.2 Aperçu des interactions médicamenteuses.................................................... 31
9.4 Interactions médicament-médicament .......................................................... 31
9.5 Interactions médicament-aliment .................................................................. 31
9.6 Interactions médicament-plante médicinale.................................................. 31
9.7 Interactions médicament-tests de laboratoire ............................................... 31
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 32
10.1 Mode d’action ................................................................................................ 33
10.2 Pharmacodynamie ......................................................................................... 33
10.3 Pharmacocinétique ........................................................................................ 34
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 36
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 36
PARTIE II : INFORMATION SCIENTIFIQUES ............................................................................ 37
13 INFORMATION PHARMACEUTIQUES ......................................................................... 37
14 ESSAIS CLINIQUES ..................................................................................................... 38
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 38
14.2 Résultats de l’étude ........................................................................................ 41
15 MICROBIOLOGIE ....................................................................................................... 55
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 55
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 65
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Asthme allergique
XOLAIR (omalizumab) est indiqué chez les adultes et les enfants (de 6 ans et plus) atteints d’asthme persistant modéré à grave qui ont obtenu un résultat positif à un test cutané ou à une épreuve de réactivité in vitro après avoir été exposés à un pneumallergène apériodique, et dont les symptômes ne sont pas parfaitement maîtrisés au moyen d’une corticothérapie en inhalation.
- Adultes et adolescents (de 12 ans et plus) : Il a été démontré que XOLAIR diminue de façon significative la fréquence des crises d’asthme et améliore la maîtrise des symptômes asthmatiques chez ces patients (voir la rubrique 14 ESSAIS CLINIQUES).
- Enfants (de 6 à moins de 12 ans) : Il a été démontré que XOLAIR, employé comme traitement d’appoint, diminue de façon significative la fréquence des crises d’asthme chez les enfants dont les symptômes ne sont pas parfaitement maîtrisés et qui présentent des antécédents documentés d’exacerbations (voir la rubrique 14 ESSAIS CLINIQUES).
Rhinosinusite chronique accompagnée de polypose nasale
XOLAIR (omalizumab) est indiqué en association avec un corticostéroïde pour voie intranasale comme traitement d’entretien d’appoint de la rhinosinusite chronique sévère accompagnée de polypose nasale (RSC-PN) chez les adultes qui ne répondent pas de façon satisfaisante aux corticostéroïdes pour voie intranasale en monothérapie.
Urticaire chronique idiopathique
XOLAIR (omalizumab) est indiqué dans le traitement des adultes et des adolescents (de 12 ans et plus) présentant une urticaire chronique idiopathique (UCI) chez qui les symptômes persistent malgré la prise d’antihistaminiques H1.
L’innocuité et l’efficacité de Xolair n’ont pas été établies dans d’autres affections.
1.1 Enfants
- Asthme allergique : Xolair n’est pas indiqué chez les enfants âgés de moins de 6 ans.
- Rhinosinusite chronique accompagnée de polypose nasale (RSC-PN) : Xolair n’est pas indiqué chez les enfants âgés de moins de 18 ans.
- Urticaire chronique idiopathique (UCI) : Xolair n’est pas indiqué chez les enfants âgés de moins de 12 ans.
1.2 Personnes âgées
L’expérience acquise avec Xolair auprès des patients âgés de plus de 65 ans est limitée (voir la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
Xolair (omalizumab) ne doit pas être administré aux patients présentant une hypersensibilité connue à l’omalizumab ou à tout produit entrant dans la composition de ce médicament (voir la rubrique 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE), ni aux patients qui ont déjà eu une réaction d’hypersensibilité grave à Xolair (voir la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS, Anaphylaxie).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Des cas d’anaphylaxie caractérisés par l’œdème de la gorge ou de la langue, un bronchospasme, une hypotension, une syncope et/ou de l’urticaire ont été signalés après l’administration de Xolair. L’anaphylaxie est parfois survenue dès la prise de la première dose de Xolair, mais a également été observée plus de 1 an après l’instauration d’un traitement continu. Il faut instaurer le traitement par Xolair dans un établissement de soins, exercer une surveillance étroite chez les patients pendant une période appropriée après l’administration de Xolair et être prêt à traiter l’anaphylaxie, qui peut être mortelle. Il faut également informer les patients des signes et des symptômes de l’anaphylaxie, et les aviser d’obtenir des soins médicaux sur-le-champ si ces derniers surviennent (voir la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS, Renseignements à l’intention des patients). La sélection des patients qui peuvent s’auto-administrer Xolair doit reposer sur des critères permettant d’atténuer le risque d’anaphylaxie (voir la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS, Anaphylaxie).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Considérations posologiques dans l’asthme
Xolair (omalizumab) est administré par voie sous-cutanée à raison de 75 à 375 mg toutes les 2 ou
4 semaines. Consulter les tableaux ci-après pour déterminer la dose appropriée. La dose (en mg) et la fréquence d’administration sont fonction des concentrations sériques d’IgE totales (UI/mL) mesurées avant le début du traitement ainsi que du poids corporel (en kg). Les doses supérieures à 150 mg sont fractionnées de façon à n’autoriser l’administration que d’un maximum de 150 mg par point d’injection. Comme la solution est légèrement visqueuse, l’injection peut prendre de 5 à 10 secondes.
Il convient de réévaluer périodiquement la nécessité de poursuivre le traitement, d’après la gravité de l’état du patient et le niveau de maîtrise de l’asthme.
Considérations posologiques dans les cas de rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
En pareil cas, la dose et la fréquence d’administration de Xolair sont déterminées en fonction de la concentration d’immunoglobuline E (IgE) (UI/mL) mesurée avant que le traitement ne soit instauré et du poids corporel (kg). Avant d’amorcer le traitement, il faut déterminer la dose qui convient au patient en mesurant sa concentration sérique d’IgE totales au moyen de n’importe quelle épreuve de dosage offerte dans le commerce. Suivant les concentrations obtenues, le patient pourrait avoir besoin chaque fois de doses situées entre 75 et 600 mg de Xolair, administrées en 1 à 4 injections. Voir la grille d’équivalences reproduite au Tableau 5 et le Tableau 3 pour connaître la dose à administrer.
Il faut s’abstenir d’administrer Xolair aux patients dont la concentration d’IgE ou le poids corporel (en kg) se situe en dehors des valeurs limites indiquées dans le tableau. Lors des études cliniques menées sur la polypose nasale, des variations du score attribué à la polypose nasale (SPN) et à la congestion nasale (SCN) ont été notées dès la première évaluation effectuée à la 4e semaine.
Considérations posologiques dans l’urticaire chronique idiopathique
Xolair (omalizumab) est administré par voie sous-cutanée à raison de 150 ou 300 mg toutes les 4 semaines. L’efficacité de Xolair chez les patients atteints d’UCI est proportionnelle à la dose (voir la PARTIE II, 14, 14.2.3 Urticaire chronique idiopathique).
On conseille aux prescripteurs de réévaluer périodiquement la nécessité de poursuivre le traitement. L’expérience acquise à long terme sur le traitement dans le cadre d’essais cliniques durant plus de 6 mois dans cette indication est limitée.
La dose de Xolair dans l’UCI n’est pas déterminée en fonction des concentrations sériques d’IgE (libres ou totales) ni du poids corporel des patients.
4.2 Dose recommandée et modification posologique
Posologie recommandée chez les patients asthmatiques
- Adultes et adolescents de 12 ans et plus : amorcer le traitement selon les directives données au Tableau 1.
- Enfants de 6 à < 12 ans : amorcer le traitement selon les directives données au Tableau 2.
Tableau 1 - Dose de Xolair (en milligrammes) devant être injectée par voie sous-cutanée toutes les
4 semaines (zone en gris pâle) ou toutes les 2 semaines (zone en blanc) chez les adultes et les adolescents de 12 ans et plus atteints d’asthme allergique
| Poids corporel (kg) | ||||||||||
| IgE au départ (UI/mL)* | Fréq. d’admin. | ≥20–30 | >30–40 | >40–50 | >50–60 | >60–70 | >70–80 | >80–90 | >90-125 | >125–150 |
| ≥30-100 | Toutes les 4 sem. | 150 | 150 | 150 | 150 | 150 | 150 | 150 | 300 | 300 |
| >100–200 | 150 | 150 | 300 | 300 | 300 | 300 | 300 | 225 | 300 | |
| >200–300 | 150 | 300 | 300 | 300 | 225 | 225 | 225 | 300 | 375 | |
| >300–400 | 300 | 300 | 225 | 225 | 225 | 300 | 300 | |||
| >400–500 | 300 | 225 | 225 | 300 | 300 | 375 | 375 | |||
| >500–600 | 300 | 225 | 300 | 300 | 375 | NE PAS ADMINISTRER | ||||
| >600–700 | Toutes les 2 sem. | 225 | 225 | 300 | 375 | |||||
*1 UI/mL = 2,4 ng/mL = 2,4 mcg/L
≥ 30-100 UI/mL = ≥ 72-240 ng/mL > 100-200 UI/mL = > 240-480 ng/mL > 200-300 UI/mL = > 480-720 ng/mL > 300-400 UI/mL = > 720-960 ng/mL > 400-500 UI/mL = > 960-1200 ng/mL > 500-600 UI/mL = > 1200-1440 ng/mL > 600-700 UI/mL = > 1440-1680 ng/mL
Tableau 2 - Dose de Xolair (en milligrammes) devant être injectée par voie sous-cutanée toutes les 4 semaines (zone en gris pâle) ou toutes les 2 semaines (zone en blanc) chez les enfants âgés de 6 à < 12 ans atteints d’asthme allergique
| IgE au départ (UI/mL)* | Fréq. d’admin. | Poids corporel (kg) | |||||||||||||||||||||||||||||
| 20-25 | >25-30 | >30-40 | >40-50 | >50-60 | >60-70 | >70-80 | >80-90 | >90-125 | >125-150 | ||||||||||||||||||||||
| Dose (mg) | |||||||||||||||||||||||||||||||
| 30-100 | Toutes les 4 sem. | 75 | 75 | 75 | 150 | 150 | 150 | 150 | 150 | 300 | 300 | ||||||||||||||||||||
| >100-200 | 150 | 150 | 150 | 300 | 300 | 300 | 300 | 300 | 225 | 300 | |||||||||||||||||||||
| >200-300 | 150 | 150 | 225 | 300 | 300 | 225 | 225 | 225 | 300 | 375 | |||||||||||||||||||||
| >300-400 | 225 | 225 | 300 | 225 | 225 | 225 | 300 | 300 | |||||||||||||||||||||||
| >400-500 | 225 | 300 | 225 | 225 | 300 | 300 | 375 | 375 | |||||||||||||||||||||||
| >500-600 | 300 | 300 | 225 | 300 | 300 | 375 | |||||||||||||||||||||||||
| >600-700 | 300 | 225 | 225 | 300 | 375 | ||||||||||||||||||||||||||
| >700-800 | Toutes les 2 sem. | 225 | 225 | 300 | 375 | NE PAS ADMINISTRER | |||||||||||||||||||||||||
| >800-900 | 225 | 225 | 300 | 375 | |||||||||||||||||||||||||||
| >900-1000 | 225 | 300 | 375 | ||||||||||||||||||||||||||||
| >1000-1100 | 225 | 300 | 375 | ||||||||||||||||||||||||||||
| >1100-1200 | 300 | 300 | |||||||||||||||||||||||||||||
| >1200-1300 | 300 | 375 | |||||||||||||||||||||||||||||
*1 UI/mL = 2,4 ng/mL = 2,4 mcg/L ≥ 30-100 UI/mL = ≥ 72-240 ng/mL > 100-200 UI/mL = > 240-480 ng/mL > 200-300 UI/mL = > 480-720 ng/mL > 300-400 UI/mL = > 720-960 ng/mL > 400-500 UI/mL = > 960-1200 ng/mL > 500-600 UI/mL = > 1200-1440 ng/mL > 600-700 UI/mL = > 1440-1680 ng/mL > 700-800 UI/mL = > 1680-1920 ng/mL > 800-900 UI/mL = > 1920-2160 ng/mL > 900-1000 UI/mL = > 2160-2400 ng/mL > 1000-1100 UI/mL = > 2400-2640 ng/mL > 1100-1200 UI/mL = > 2640-2880 ng/mL > 1200-1300 UI/mL = > 2880-3120 ng/mL Posologie recommandée chez les patients atteints de rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
Tableau 3 - Dose de Xolair devant être injectée par voie sous-cutanée toutes les 2 (zone en blanc) ou 4 semaines (zone en gris pâle) aux adultes atteints de RSC-PN
Concentration sérique d‘IgE (UI/mL) préthérapeutique | Fréq. d’adm. | Poids corporel | |||||||
| > 30 – 40 kg | > 40 – 50 kg | > 50 – 60 kg | > 60 – 70 kg | > 70 – 80 kg | > 80 – 90 kg | > 90 – 125 kg | > 125 – 150 kg | ||
| Dose (mg) | |||||||||
| 30 - 100 | 75 | 150 | 150 | 150 | 150 | 150 | 300 | 300 | |
| > 100 - 200 | 150 | 300 | 300 | 300 | 300 | 300 | 450 | 600 | |
| > 200 - 300 | 225 | 300 | 300 | 450 | 450 | 450 | 600 | 375 | |
| Toutes | |||||||||
| > 300 - 400 | les | 300 | 450 | 450 | 450 | 600 | 600 | 450 | 525 |
| 4 sem. | |||||||||
| > 400 - 500 | 450 | 450 | 600 | 600 | 375 | 375 | 525 | 600 | |
| > 500 - 600 | 450 | 600 | 600 | 375 | 450 | 450 | 600 | ||
| > 600 - 700 | 450 | 600 | 375 | 450 | 450 | 525 | |||
| > 700 - 800 | Toutes les 2 sem. | 300 | 375 | 450 | 450 | 525 | 600 | ||
| > 800 - 900 | 300 | 375 | 450 | 525 | 600 | ||||
| > 900 - 1000 | 375 | 450 | 525 | 600 | |||||
| > 1000 - 1100 | 375 | 450 | 600 | ||||||
| > 1100 - 1200 | 450 | 525 | 600 | Les données sont insuffisantes pour qu’une dose | |||||
| puisse être recommandée | |||||||||
| > 1200 - 1300 | 450 | 525 | |||||||
| > 1300 - 1500 | 525 | 600 | |||||||
Il convient de réévaluer périodiquement la nécessité de poursuivre le traitement, d’après la gravité de l’état du patient et la qualité de la maîtrise de ses symptômes.
Adaptation posologique pour les patients atteints d’asthme ou de rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
Les concentrations d’IgE totales augmentent durant le traitement et peuvent demeurer élevées jusqu’à 1 an après l’arrêt du traitement par Xolair. Leur dosage en cours de traitement ne peut par conséquent servir de guide pour déterminer la dose. Après une interruption de traitement de moins de 1 an, la dose doit être déterminée en fonction des concentrations sériques d’IgE initiales. Les concentrations sériques d’IgE totales peuvent être mesurées de nouveau aux fins de détermination de la dose si le traitement par Xolair a été interrompu pendant au moins 1 an.
Il convient d’adapter la dose advenant une variation significative du poids corporel (voir les tableaux d’administration sous les rubriques Posologie recommandée chez les patients asthmatiques et Posologie recommandée chez les patients atteints de RSC-PN).
Insuffisance rénale ou hépatique
Aucune étude n’a été menée dans le but d’évaluer les effets de l’insuffisance rénale ou hépatique sur la pharmacocinétique de Xolair. Bien qu’aucun ajustement particulier de la posologie ne soit recommandé, Xolair doit être administré avec prudence chez ces patients (voir la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS).
4.3 Reconstitution
Produits parentéraux :
Poudre lyophilisée
Directives pour la reconstitution
Les renseignements qui suivent sont destinés uniquement aux professionnels de la santé.
Tableau 4 – Reconstitution
Lire attentivement les paragraphes qui suivent avant de reconstituer la solution, sinon le produit risque d’être inutilisable.
Xolair pour administration sous-cutanée doit être préparé UNIQUEMENT à l’aide d’eau stérile pour injection, USP.
Xolair est à usage unique seulement. Étant donné que sa formulation ne contient pas d’agent de conservation, il est recommandé que Xolair soit utilisé immédiatement après sa reconstitution. La stabilité chimique et physique du produit reconstitué a été démontrée jusqu’à 8 heures à une température allant de 2 à 8 °C et jusqu’à 4 heures à une température de 30 °C. D'un point de vue microbiologique, le produit doit être utilisé immédiatement après reconstitution. Si le produit n’est pas utilisé immédiatement après reconstitution, la durée et les conditions d’entreposage avant son utilisation sont la responsabilité de l'utilisateur et ne doivent normalement pas dépasser 8 heures à une température de 2 à 8 °C ou 2 heures à une température de 25 °C.
La dissolution du produit lyophilisé prend de 15 à 20 minutes. Une fois reconstituée, la solution a une apparence pouvant varier de claire à légèrement opalescente, est incolore ou tire légèrement sur le brun ou le jaune et peut former de petites bulles ou de la mousse au pourtour du flacon. La solution
| Taille du flacon | Volume de diluant à | Volume approximatif | Concentration nominale par mL | ||||
| ajouter au flacon | du mélange obtenu | ||||||
| 6 mL | 1,4 mL | 1,2 mL | 150 mg par 1,2 mL (125 mg/mL) | ||||
reconstituée est plutôt visqueuse. Pour obtenir une dose de 1,2 mL, il faut veiller à ASPIRER TOUT LE CONTENU DU FLACON avant d’évacuer l’air ou toute solution excédentaire de la seringue.
1re ÉTAPE : Aspirer 1,4 mL d’eau stérile pour injection, USP, à l’aide d’une seringue de 3 cc munie d’une aiguille de calibre 18 de 2,5 cm (1 po) de longueur. 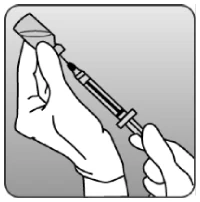
2e ÉTAPE : Placer le flacon à la verticale sur une surface plane, y insérer l’aiguille suivant une technique aseptique standard, et y injecter directement l’eau stérile pour injection, USP dans le flacon. 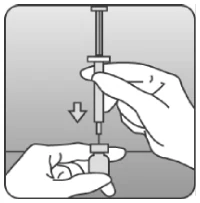
3e ÉTAPE : Remuer doucement d’un mouvement circulaire le flacon durant 1 minute environ, sans le retourner, pour humidifier la poudre de façon uniforme. Ne pas secouer le flacon. 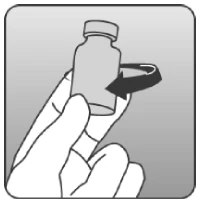
4e ÉTAPE : Une fois la poudre complètement humidifiée, remuer doucement le flacon durant 5 à 10 secondes à intervalles d’environ 5 minutes pour dissoudre toute particule solide résiduelle. La solution ne doit contenir aucune particule gélatineuse. Si la solution présente des particules étrangères, ne pas l’utiliser.
Remarque : Il est possible que le contenu de certains flacons mette plus de 20 minutes à se dissoudre complètement. Le cas échéant, répéter la 4e ÉTAPE jusqu’à ce qu’il n’y ait plus aucune particule gélatineuse visible dans la solution. La présence de petites bulles ou de mousse sur le pourtour du flacon est acceptable. Ne pas utiliser la solution si le contenu du flacon n’est pas complètement dissous au bout de 40 minutes.
5e ÉTAPE : Retourner le flacon une quinzaine de secondes, le temps que la solution se draine vers le bouchon de caoutchouc. Insérer une nouvelle seringue de 3 cc munie d’une aiguille de calibre 18 de 2,5 cm (1 po) de longueur dans le flacon inversé. Le bout de l’aiguille doit être placé de telle sorte à pouvoir aspirer la solution jusqu’au bouchon de caoutchouc. Avant de retirer l’aiguille du flacon, tirer le piston jusqu’au bout, de façon à aspirer toute la solution du flacon renversé. 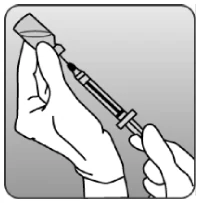
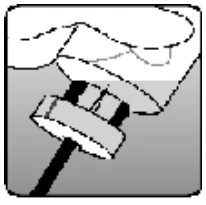
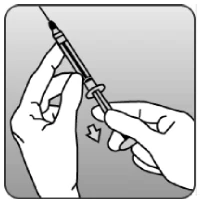
6e ÉTAPE : Remplacer l’aiguille de calibre 18 par une aiguille de calibre 25 en prévision de l’injection sous-cutanée. 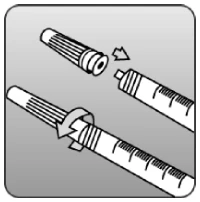
7e ÉTAPE : Expulser l’air, les grosses bulles et toute solution excédentaire de façon à obtenir le volume de solution Xolair requis, soit 0,6 mL, correspondant à 75 mg de XOLAIR, ou 1,2 mL, correspondant à 150 mg de Xolair. De minuscules bulles peuvent former une mince couche à la surface de la solution contenue dans la seringue. Comme la solution est légèrement visqueuse, l’injection peut prendre de 5 à 10 secondes.
Un flacon fournit 1,2 mL (150 mg) de Xolair. Pour une dose de 75 mg, aspirer tout le contenu du flacon avant d’évacuer toute solution excédentaire de la seringue, afin d’obtenir 0,6 mL de solution dans la seringue, puis jeter le reste (voir le Tableau 5 ci-dessous).
Comme pour tous les mélanges destinés à l’usage parentéral, il convient d’examiner le produit reconstitué à la recherche de particules étrangères, d’une agglomération ou d’une décoloration. Jeter tout produit défectueux.
Précautions particulières d’élimination du flacon de poudre Xolair :
Tout produit inutilisé ou déchet doit être mis au rebut conformément aux exigences locales.
4.4 Administration
Tableau 5 - Nombre d’injections et volume total injecté
| Poudre lyophilisée Xolair pour reconstitution contenue dans un flacon de 150 mg | Solution injectable Xolair contenue dans une seringue préremplie/un stylo prérempli de 75, de 150 ou de 300b mg | |||
| Dose (mg) | Nombre d’injections (flacons nécessaires) | Volume total injecté (mL) | Nombre d’injections (seringues/stylos préremplis nécessaires) | Volume total injecté (mL) |
| 75 | 1 | 0,6 | 1 x 75 mg | 0,5 |
| 150 | 1 | 1,2a | 1 x 150 mg | 1,0 |
| 225 | 2 | 1,8 | 1 x 150 mg + 1 x 75 mg | 1,5 |
| 300 | 2 | 2,4 | 1 x 300 mg ou 2 x 150 mg | 2,0 |
| 375 | 3 | 3,0 | 1 x 300 mg + 1 x 75 mg ou 2 x 150 mg + 1 x 75 mg | 2,5 |
| 450 | 3 | 3,6 | 1 x 300 mg + 1 x 150 mg ou 3 x 150 mg | 3,0 |
| 525 | 4 | 4,2 | 1 x 300 mg + 1 x 150 mg + 1 x 75 mg ou 3 x 150 mg + 1 x 75 mg | 3,5 |
| 600 | 4 | 4,8 | 2 x 300 mg ou 4 x 150 mg | 4,0 |
a Le volume maximal obtenu par flacon de 150 mg s’établit à 1,2 mL.
b La seringue préremplie Xolair à 300 mg et le stylo prérempli Xolair (toutes teneurs) ne sont pas destinés aux enfants de moins de 12 ans.
Ce tableau présente le nombre d’injections requises pour obtenir la dose prescrite de Xolair, selon l’indication. D’autres combinaisons de seringues et de stylos sont également possibles pour obtenir la dose souhaitée. La dose à administrer est celle qui est recommandée aux sections Posologie recommandée et Considérations posologiques relatives à chaque indication.
Poudre et solvant pour solution injectable
Destinés à l’administration sous-cutanée seulement. Xolair ne doit pas être administré par voie intraveineuse ni intramusculaire.
Les doses supérieures à 150 mg doivent être fractionnées de façon à être administrées à au moins deux sites d’injection.
On dispose de peu d’expérience avec l’auto-administration de Xolair sous forme de poudre et solvant pour solution injectable. Par conséquent, le traitement sous cette forme ne doit être administré que par un professionnel de la santé.
Instructions pour l’administration
Les informations suivantes sont destinées uniquement aux professionnels de la santé. Pour les instructions sur la reconstitution du flacon de poudre Xolair, voir 4 POSOLOGIE ET ADMINISTRATION, 4.3 Reconstitution.
1re ÉTAPE : Les injections sont administrées par voie sous-cutanée dans la région du muscle deltoïde du bras, sur la cuisse ou dans la partie inférieure de l’abdomen (sauf dans un rayon de 5 centimètres autour du nombril), afin de prévenir toute lésion d’urticaire. N’injectez pas le médicament sur une peau sensible, rouge, dure ou couverte d’une ecchymose (bleu) ou là où il y a des cicatrices ou des vergetures. Si plus d’une injection est nécessaire pour administrer la dose complète, choisissez un site différent à chaque injection.
2e ÉTAPE : Jeter immédiatement la seringue usagée (avec l’aiguille) dans un contenant pour objets pointus ou tranchants.
Seringue préremplie et stylo prérempli
Destinés à l’administration sous-cutanée seulement. Xolair ne doit pas être administré par voie intraveineuse ni intramusculaire.
La seringue préremplie Xolair à 300 mg et le stylo prérempli Xolair (toutes teneurs) ne sont pas destinés aux patients de moins de 12 ans. Les seringues préremplies Xolair à 75 mg et à 150 mg, de même que Xolair sous forme de poudre et solvant pour solution injectable, peuvent être utilisés chez les enfants de 6 à 11 ans atteints d’asthme allergique.
S’il faut administrer plus de 1 injection pour atteindre la dose souhaitée, les injections doivent être faites à au moins deux sites différents (voir le Tableau 5).
Il est envisageable de permettre aux patients qui n’ont pas d’antécédents connus d’anaphylaxie liée à Xolair ou à d’autres agents (p. ex., des aliments, d’autres médicaments, des produits biologiques) de s’injecter eux-mêmes Xolair ou encore de se le faire injecter par un proche aidant à partir de la 4e dose, si le professionnel de la santé le juge approprié (voir la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS). Le patient ou le proche aidant doit avoir reçu une formation sur la technique d’injection sous-cutanée appropriée et la façon de reconnaître les premiers signes et symptômes de réactions allergiques graves, et être en mesure d’intervenir de façon appropriée en cas de réaction anaphylactique. Il faut dire aux patients et aux aidants d’injecter la dose complète de Xolair en suivant le mode d’emploi expliqué dans les Directives d’utilisation.
Directives d’utilisation et de manipulation de la seringue préremplie et du stylo prérempli de solution injectable Xolair
Xolair est destiné à une administration effectuée sous la supervision d’un professionnel de la santé. Le patient peut s’injecter lui-même Xolair, ou un aidant peut lui injecter le médicament si le médecin juge cette pratique appropriée. Il faut former adéquatement les patients ou les aidants sur la préparation et l’administration de Xolair avant son utilisation conformément aux Directives d’utilisation, de la section RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT et veiller à ce qu’ils sachent reconnaître les premiers signes et symptômes de réactions allergiques graves.
4.5 Dose oubliée
Il faut conseiller aux patients qui oublient de prendre une dose de Xolair de communiquer avec leur médecin pour savoir quand prendre la dose suivante.
5 SURDOSAGE
La dose maximale tolérée de Xolair n’a pas été déterminée. Des patients ont reçu des doses uniques pouvant atteindre 4000 mg par voie intraveineuse sans montrer de signes d’intoxication propres à limiter la dose. La dose cumulative la plus élevée a atteint 44 000 mg sur une période de 20 semaines, et n’a été associée à aucun effet toxique.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 6 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration | ||||
| Sous-cutanée | Poudre lyophilisée stérile pour reconstitution Flacon de 150 mg | chlorhydrate de L histidine monohydraté L histidine polysorbate 20 saccharose | ||
| Solution injectable présentée dans une seringue préremplie (75 mg/0,5 mL, 150 mg/1,0 mL et 300 mg/2,0 mL) | chlorhydrate de L-arginine, chlorhydrate de L-histidine monohydraté, eau pour injection, L-histidine, polysorbate 20 | |||
Xolair (omalizumab) se présente sous forme de :
Poudre stérile pour reconstitution (flacon de 150 mg) : Xolair (omalizumab pour injection) est une poudre lyophilisée stérile de couleur blanche ou blanc cassé, exempte d’agent de conservation, contenue dans un flacon de 6 mL à usage unique. Une fois reconstituée avec de l’eau stérile pour injection, USP, la solution doit être injectée par voie sous-cutanée.
Chaque flacon de Xolair contient 202,5 mg d’ingrédient actif (omalizumab) et les ingrédients non médicinaux suivants : 145,5 mg de saccharose (0,5 calorie ou 2,3 joules), 2,8 mg de chlorhydrate de L-histidine monohydraté, 1,8 mg de L-histidine et 0,5 mg de polysorbate 20. La reconstitution avec 1,4 mL d’eau stérile pour injection, USP, fournit 1,2 mL de solution contenant 150 mg d’omalizumab.
Seringue préremplie (75 mg, 150 mg et 300 mg) : Xolair (solution pour injection d’omalizumab) est une solution contenue dans une seringue préremplie en verre à usage unique munie d’une aiguille fixe, recouverte d’un protecteur rigide, et dont la clarté/opalescence est ≤ 30 NTU (Ph. Eur.) et la couleur, ≤ BY5. La solution est administrée par injection sous-cutanée (s.-c.). Le conditionnement du produit comprend :
- un cylindre de 1 mL ou de 2,25 mL en verre hydrolytique incolore de classe I muni d’une aiguille fixe de calibre 26 de ½ pouce ou de calibre 27 de ½ pouce – l’intérieur du cylindre et la surface externe de l’aiguille sont siliconisés;
- un bouchon de piston gris en caoutchouc butyl bromé sans latex, dont la surface en contact avec le produit est enrobée d’une résine fluorée – le bouchon est siliconisé;
- une seringue préremplie munie d’une aiguille fixe de calibre 26 de ½ pouce : un protecteur d’aiguille rigide composé d’un capuchon d’aiguille gris en caoutchouc styrène-butadiène recouvert d’une coquille rigide en polypropylène;
- une seringue préremplie munie d’une aiguille fixe de calibre 27 de ½ pouce : un protecteur d’aiguille rigide composé d’un capuchon d’aiguille noir en caoutchouc thermoplastique recouvert d’une coquille rigide en polypropylène.
Solution injectable présentée dans un stylo prérempli (75 mg/0,5 mL, 150 mg/1,0 mL et 300 mg/2,0 mL) |
Stylo prérempli (75 mg, 150 mg et 300 mg) : Xolair (solution pour injection d’omalizumab) est une solution contenue dans un stylo prérempli à usage unique muni d’une aiguille fixe, recouverte d’un protecteur rigide, et dont la clarté/l’opalescence est ≤ 30 NTU (Ph. Eur.) et la couleur, ≤ BY5. La solution est administrée par injection sous-cutanée (s.-c.). Le conditionnement du produit comprend :
- un cylindre de 1 mL ou de 2,25 mL en verre hydrolytique incolore de classe I muni d’une aiguille fixe de calibre 27 de ½ pouce – l’intérieur du cylindre et la surface externe de l’aiguille sont siliconisés.
- un bouchon de piston gris en caoutchouc butyl bromé sans latex, dont la surface en contact avec le produit est enrobée d’une résine fluorée.
- une seringue préremplie munie d’une aiguille fixe de calibre 27 de ½ pouce : un protecteur d’aiguille rigide composé d’un capuchon d’aiguille noir en caoutchouc thermoplastique recouvert d’une coquille rigide en polypropylène.
Chaque seringue préremplie/stylo prérempli Xolair (solution pour injection d’omalizumab) à 75 mg/0,5 mL contient 75 mg de l’ingrédient actif, l’omalizumab, et les ingrédients non médicinaux suivants : 21,05 mg de chlorhydrate de L-arginine, 1,17 mg de chlorhydrate de L-histidine monohydraté, 0,68 mg de L-histidine et 0,20 mg de polysorbate 20 dans 0,5 mL d’eau pour injection. Le produit fournit une solution de 0,5 mL contenant 75 mg d’omalizumab.
Chaque seringue préremplie/stylo prérempli Xolair (solution pour injection d’omalizumab) à 150 mg/1 mL contient 150 mg de l’ingrédient actif, l’omalizumab, et les ingrédients non médicinaux suivants : 42,10 mg de chlorhydrate de L-arginine, 2,34 mg de chlorhydrate de L-histidine monohydraté, 1,37 mg de L-histidine et 0,40 mg de polysorbate 20 dans 1 mL d’eau pour injection. Le produit fournit une solution de 1 mL contenant 150 mg d’omalizumab.
Chaque seringue préremplie/stylo prérempli Xolair (solution pour injection d’omalizumab) à 300 mg/2 mL contient 300 mg de l’ingrédient actif, l’omalizumab, et les ingrédients non médicinaux suivants : 84,20 mg de chlorhydrate de L-arginine, 4,68 mg de chlorhydrate de L-histidine monohydraté, 2,74 mg de L-histidine et 0,80 mg de polysorbate 20 dans 2 mL d’eau pour injection. Le produit fournit une solution de 2 mL contenant 300 mg d’omalizumab.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3
Généralités
Xolair (omalizumab) n'a pas démontré qu'il permettait le soulagement ponctuel des crises d'asthme et ne doit pas être employé pour le traitement du bronchospasme aigu ni de l’état de mal asthmatique.
Anaphylaxie
Des cas d’anaphylaxie ont été signalés suivant l’administration de Xolair lors d’essais cliniques ayant précédé la commercialisation du produit, ainsi que lors de rapports spontanés suivant sa mise en marché (voir la rubrique 8 EFFETS INDÉSIRABLES). Parmi les signes et les symptômes énoncés, dont certains ont menacé le pronostic vital, mentionnons les suivants : œdème de la gorge ou de la langue, bronchospasme, hypotension, syncope et/ou urticaire. Lors d’essais cliniques ayant précédé la commercialisation du produit, la fréquence d’anaphylaxie attribuée à l’emploi de Xolair a été estimée à 0,1 %. D’après des rapports de pharmacovigilance, la fréquence d’anaphylaxie chez les patients exposés à Xolair a été estimée à 0,2 %, selon le nombre total de réactions anaphylactiques observées à la suite d’une exposition estimée à plus de 500 000 années-patients. Des cas d’anaphylaxie et de réactions anaphylactoïdes ont été signalés après la prise de la première dose ou de doses subséquentes de Xolair. La plupart de ces réactions sont survenues en l’espace de 2 heures, mais certaines sont apparues plus tard. L’anaphylaxie s’est parfois manifestée dès la prise de la première dose de Xolair, mais a également été observée plus de 1 an après l’instauration d’un traitement continu.
Environ 60 à 70 % des réactions anaphylactiques se sont produites lors de l’administration des 3 premières doses de Xolair. C’est pourquoi les 3 premières doses doivent être administrées par un professionnel de la santé ou sous sa supervision. Des antécédents d’anaphylaxie non attribuable à l’emploi de l’omalizumab constituent un facteur de risque d’anaphylaxie consécutive à l’administration de Xolair. Par conséquent, Xolair doit être administré par un professionnel de la santé chez les patients qui ont des antécédents connus d’anaphylaxie, et ce dernier doit avoir à portée de la main des médicaments pour le traitement des réactions anaphylactiques, pour usage immédiat après l’administration de Xolair. Lorsque Xolair est administré dans un établissement de soins, les patients doivent être suivis de près pendant une période appropriée après l’administration de Xolair, compte tenu du délai d’apparition de l’anaphylaxie observé lors des essais cliniques ayant précédé la commercialisation du produit et signalé dans les rapports spontanés suivant sa mise en marché (voir la rubrique 8 EFFETS INDÉSIRABLES). Il faut également informer les patients des signes et des symptômes de l’anaphylaxie, et les aviser d’obtenir des soins médicaux sur-le-champ si ces derniers surviennent (voir la rubrique Renseignements à l’intention des patients). Des renseignements détaillés concernant la sélection des patients qui pourraient s’auto-administrer Xolair ou se le faire administrer par un proche aidant sans la supervision d’un professionnel de la santé sont présentés ci-dessus (voir la rubrique 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration, Seringue préremplie).
Advenant une réaction d’hypersensibilité grave, il faut cesser l’administration de Xolair (voir la rubrique 2 CONTRE-INDICATIONS).
Réduction des corticostéroïdes
Il ne faut pas interrompre la corticothérapie orale ou en inhalation dès l’introduction du traitement par Xolair contre l’asthme allergique ou la rhinosinusite chronique accompagnée de polypose nasale (RSC-PN). Toute diminution de la dose de corticostéroïdes doit se faire sous la supervision immédiate d’un médecin, et au besoin graduellement.
Renseignements à l’intention des patients
Il faut aviser les patients que Xolair peut provoquer une anaphylaxie à risque mortel, et que des cas d’anaphylaxie ont été signalés jusqu’à 4 jours après l’administration du produit. Le traitement par Xolair ne doit être instauré que dans un établissement de soins, par un professionnel de la santé. Les patients doivent être suivis de près après l’administration de Xolair. Il faut les informer des signes et des symptômes de l’anaphylaxie, et les aviser d’obtenir des soins médicaux sur-le-champ si ces derniers surviennent (voir la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS, Anaphylaxie).
Il faut aviser les patients asthmatiques recevant Xolair de ne pas cesser de prendre leur médicament antiasthmatique actuel ni d’en réduire la dose, à moins d’avis contraire de la part de leur médecin. Il faut aussi les informer de la possibilité que leur asthme ne s’atténue pas immédiatement après le début du traitement par Xolair.
Autres troubles associés à l’IgE
Xolair n’a pas fait l’objet d’études dans le traitement du syndrome d’hyperimmunoglobuline E et de l’aspergillose bronchopulmonaire allergique, ni dans la prévention des réactions anaphylactiques. Aucune étude adéquate n’a été menée sur l’emploi de Xolair pour le traitement des allergies alimentaires, de la dermatite atopique, de la rhinite allergique ou des infestations parasitaires.
Cardiovasculaire
Troubles cardiovasculaires et vasculaires cérébraux
Lors d’essais cliniques contrôlés menés chez des adultes et des adolescents de 12 ans ou plus, des accidents vasculaires cérébraux, y compris des accidents ischémiques transitoires et des accidents ischémiques cérébraux, ont été observés chez des patients traités par Xolair (voir la rubrique 8 EFFETS INDÉSIRABLES).
Lors d’une étude observationnelle de 5 ans menée chez des adultes et des adolescents, une augmentation disproportionnée de la fréquence globale des troubles cardiovasculaires et vasculaires cérébraux a été observée dans la cohorte Xolair comparativement à la cohorte non Xolair (voir la rubrique 8 EFFETS INDÉSIRABLES).
Conduite de véhicules et utilisation de machines
Les patients traités avec Xolair doivent être informés que si des étourdissements, de la fatigue, une syncope ou de la somnolence se font sentir, ils ne doivent pas conduire ni utiliser des machines.
Hépatique/biliaire/pancréatique
Le traitement par Xolair n’a pas été étudié chez les patients atteints d’insuffisance hépatique préexistante. La prudence est de mise lorsqu’on administre Xolair chez ces patients.
Immunitaire
Syndrome de Churg et Strauss et syndrome hyperéosinophilique
Rarement, les patients atteints d’asthme grave peuvent présenter un syndrome hyperéosinophilique systémique ou une angéite granulomateuse allergique (syndrome de Churg et Strauss), deux affections que l’on traite habituellement au moyen d’une corticothérapie par voie systémique. Dans de rares cas, les patients qui suivent un traitement faisant appel à des antiasthmatiques, tel l’omalizumab, peuvent présenter ou développer une hyperéosinophilie systémique et une vascularite. Ces manifestations sont souvent associées à une réduction de la corticothérapie par voie orale. Chez ces patients, les médecins doivent être à l’affût d’une éosinophilie marquée, d’un urticaire vasculitique, d’une aggravation des symptômes pulmonaires, d’anomalies des sinus paranasaux, de complications cardiaques et/ou de neuropathie.
Immunogénicité
Il peut arriver, dans de rares cas, que les patients développent des anticorps à l’omalizumab, comme ce serait le cas avec tout autre anticorps monoclonal humanisé obtenu par génie génétique (voir la rubrique 8 EFFETS INDÉSIRABLES).
On doit envisager de mettre fin au traitement par l’omalizumab dans tous les cas graves de syndrome de Churg et Strauss, de syndrome hyperéosinophilique et de maladie sérique.
Maladie sérique
Une maladie sérique et des réactions de type maladie sérique, qui sont des réactions allergiques retardées de type III, ont été rarement observées chez des patients traités par des anticorps monoclonaux humanisés, dont l’omalizumab. La maladie survient généralement de 1 à 5 jours après l’administration de la première injection ou des injections suivantes, également après une longue durée de traitement. Les symptômes évoquant une maladie sérique comprennent une arthrite/arthralgie, des éruptions cutanées (urticaire ou d’autres formes), une fièvre et une lymphadénopathie. Les antihistaminiques et les corticostéroïdes peuvent se révéler utiles pour prévenir ou traiter ce trouble. Les patients devraient être conseillés de signaler tout symptôme suspect.
Infections parasitaires par des helminthes
L'IgE pourrait être en cause dans la réaction immunologique à certaines infections parasitaires causées par des helminthes. Chez des patients présentant un risque élevé d'infection par des helminthes, un essai contrôlé par placebo mené auprès de patients atteints d’asthme/de rhinite allergique apériodique a permis de constater une légère augmentation du taux d'infection lors de l'administration d'omalizumab, mais l'évolution de la maladie, sa gravité et la réponse au traitement n'ont été nullement modifiées. Le taux d'infection par des helminthes pour l'ensemble du programme d'essais cliniques, non conçu pour le dépistage de telles infections, était inférieur à 1 cas pour 1000 patients. Cela dit, la prudence est de mise chez les personnes particulièrement vulnérables à une infection helminthique, surtout lorsqu'elles se rendent dans des régions où ce type d'infection est endémique. Si les patients ne répondent pas au traitement antihelminthique recommandé, on doit envisager l'arrêt du traitement par Xolair.
Rénal
Le traitement par Xolair n’a pas été étudié chez les patients atteints d’insuffisance rénale préexistante. La prudence est de mise lorsqu’on administre Xolair chez ces patients.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
On ne dispose d’aucune donnée sur la fécondité chez l’être humain pour l’omalizumab. Dans le cadre d’études non cliniques conçues spécialement pour évaluer la fertilité chez le macaque adulte, y compris des études d’accouplement, on n’a pas observé d’altération de la fertilité chez les mâles ni chez les femelles après l’administration de doses répétées d’omalizumab pouvant atteindre 75 mg/kg.
Sensibilité/résistance
Seringue préremplie – Personnes ayant une sensibilité au latex
Le capuchon amovible de l’aiguille de la seringue préremplie de solution injectable Xolair contient un dérivé du latex de caoutchouc naturel. Bien qu’on ne détecte pas la présence de latex de caoutchouc naturel dans le capuchon, la sûreté d’emploi de la seringue préremplie de solution injectable Xolair chez les personnes sensibles au latex n’a pas été étudiée.
Surveillance et tests de laboratoire
Les concentrations sériques d’IgE totales augmentent après l’administration de Xolair en raison de la formation de complexes omalizumab:IgE (voir les rubriques 10 PHARMACOLOGIE CLINIQUE et 4 POSOLOGIE ET ADMINISTRATION). Elles peuvent demeurer élevées jusqu’à 1 an après l’arrêt du traitement par Xolair. Les concentrations sériques d’IgE totales mesurées moins de 1 an après l’arrêt du traitement ne reflètent pas nécessairement les concentrations d’IgE libres à l’état d’équilibre. Par conséquent, leur dosage en cours de traitement ne peut servir de guide pour réévaluer le schéma posologique chez les patients asthmatiques.
7.1 Populations particulières
7.1.1 Femmes enceintes
Xolair n’a fait l’objet d’aucune étude rigoureusement contrôlée chez la femme enceinte. Une étude prospective menée aux États-Unis de 2006 à 2018 à partir d’un registre de grossesses (étude EXPECT) a porté sur 250 femmes enceintes atteintes d’asthme traité par Xolair. De ce nombre, 246 femmes ont été exposées à Xolair pendant le premier trimestre de leur grossesse. En outre, 78,4 % (196/250) de ces femmes ont été exposées à Xolair au moins une fois pendant les 3 trimestres de leur grossesse, d’où une exposition globale médiane de 8,7 mois. Les données recueillies dans les sous-groupes d’intérêt formés des mères et des nourrissons ont été comparées, après appariement en fonction de la maladie et ajustement en fonction de l’âge, à celles collectées dans une cohorte de 1153 femmes enceintes atteintes d’asthme modéré ou grave (non exposées à Xolair) recensées dans les bases de données de soins de santé du Québec et appelée la cohorte comparative externe du Québec (CCEQ). Il est ressorti de la comparaison des nourrissons du registre de l’étude EXPECT et de ceux de la CCEQ (n = 223) que la prévalence des anomalies congénitales majeures (8,1 %) observées chez les premiers était semblable à celle enregistrée chez les seconds (8,9 %). La fréquence d’un faible poids à la naissance était plus élevée chez les nourrissons inscrits au registre des grossesses que chez ceux de l’autre cohorte. Cela dit, on ne peut conclure à l’absence totale de risques accrus en raison des lacunes méthodologiques de cette étude, notamment la petite taille de l’échantillon et l’absence de répartition aléatoire, et des différences entre la population consignée dans le registre et le groupe témoin.
On sait que les molécules d’IgG traversent la barrière placentaire. L’omalizumab a fait l’objet d’études de reproduction chez le macaque. À des doses sous-cutanées pouvant atteindre 75 mg/kg par semaine (soit environ 10 fois la dose clinique la plus élevée recommandée en mg/kg durant une période de 4 semaines), l’omalizumab n’a eu ni effet toxique sur la mère et l’embryon, ni effet tératogène lorsqu’il a été administré durant l’organogenèse. Il n’a pas eu d’effet néfaste sur la croissance du fœtus et du nouveau-né lorsqu’il a été administré en fin de gestation, durant la mise bas et pendant la lactation.
Comme les résultats de l’étude EXPECT ne permettent pas d’établir avec certitude l’absence de risques accrus et qu’on ne peut pas toujours prédire la réponse de l’être humain à partir des études de reproduction menées chez l’animal, on ne doit administrer Xolair durant la grossesse qu’en cas de nécessité absolue.
7.1.2 Allaitement
Les IgG sont présentes dans le lait humain, si bien qu’on peut s’attendre à ce que Xolair s’y retrouve aussi, même si aucune étude n’a été menée à cet égard. La majorité des nourrissons inscrits au registre d’exposition à Xolair durant la grossesse dans le cadre de l’étude EXPECT étaient allaités (77,5 %, 186/240). Les effets indésirables graves qualifiés d’« infections et infestations » observés n’étaient pas plus fréquents chez les nourrissons exposés à Xolair par le lait maternel que chez ceux qui n’étaient pas allaités ou qui ont été allaités sans être exposés à Xolair. L’interprétation des données peut être faussée en raison des lacunes méthodologiques de cette étude, notamment la petite taille de l’échantillon et l’absence de répartition aléatoire. On ne sait pas dans quelle mesure Xolair peut être absorbé par le nourrisson ou lui causer du tort. L’administration de Xolair à une femme qui allaite doit donc se faire avec prudence.
L’excrétion de l’omalizumab dans le lait maternel a fait l’objet d’études chez des macaques femelles traitées à des doses de 75 mg/kg/semaine par voie sous-cutanée. Les concentrations sériques d’omalizumab des nouveau-nés après une exposition in utero et 28 jours de lactation variaient de 11 à 94 % par rapport aux concentrations sériques maternelles. Le taux d’omalizumab dans le lait équivalait à 0,15 % des concentrations sériques de la mère.
Bien qu’aucun effet cliniquement significatif sur les plaquettes n’ait été observé chez les patients, des doses d’omalizumab excédant les doses cliniques ont été associées à des diminutions du taux de plaquettes sanguin (diminutions dépendantes de l’âge) chez des primates, avec une plus grande sensibilité relative chez les animaux jeunes. Lors des études sur la reproduction chez les macaques, il n’y pas eu de démonstration clinique de thrombocytopénie chez les singes nouveau-nés de mères traitées à des doses allant jusqu’à 75 mg/kg d’omalizumab; cependant les taux de plaquettes n’ont pas été mesurés dans cette descendance.
7.1.3 Enfants
Asthme
L’innocuité et l’efficacité de Xolair dans le traitement de l’asthme ont été évaluées dans le cadre de 2 essais regroupant 926 (Xolair, 624; placebo, 302) enfants âgés de 6 à < 12 ans atteints d’asthme persistant modéré à grave qui ont obtenu un résultat positif à un test cutané ou à une épreuve de réactivité in vitro après avoir été exposés à un pneumallergène apériodique. Le premier était un essai déterminant dont la conception et la mise en œuvre étaient semblables à celles des études 1 et 2 sur l’asthme chez des adolescents et des adultes. L’autre visait essentiellement à évaluer l’innocuité; l’efficacité y a été évaluée en tant que paramètre secondaire (voir les rubriques 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES).
L’innocuité et l’efficacité de Xolair chez les enfants de moins de 6 ans n’ont pas été établies. L’emploi du produit n’est donc pas recommandé chez ces patients.
Rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
L’efficacité et l’innocuité de Xolair dans le traitement de la RSC-PN n’ont pas été établies chez les patients âgés de moins de 18 ans.
Urticaire chronique idiopathique chronique (UCI)
L’innocuité et l’efficacité de Xolair chez les enfants de moins de 12 ans n’ont pas été établies. L’emploi du produit n’est donc pas recommandé chez ces patients.
7.1.4 Personnes âgées
Lors des essais cliniques de phase III, 145 patients asthmatiques et 37 patients atteints d’urticaire chronique idiopathique âgés de 65 ans ou plus ont reçu Xolair. Même si aucune différence apparente liée à l’âge n’a été observée durant ces études, il a été impossible de déterminer si ces patients ont réagi différemment des plus jeunes, vu leur nombre insuffisant.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Asthme
Les réactions indésirables observées le plus souvent chez les patients traités par Xolair (omalizumab) lors des essais cliniques ayant précédé la commercialisation du produit comprenaient les réactions au point d’injection (45 %), les infections virales (24 %), les infections des voies respiratoires supérieures (19 %), la sinusite (16 %), les céphalées (15 %) et la pharyngite (10 %). Ces réactions ont été observées à une fréquence similaire chez les patients traités par Xolair et les sujets témoins.
La fréquence d’effets indésirables ayant nécessité une intervention clinique (par exemple, l’abandon du traitement par Xolair ou la prise d’un médicament en concomitance pour traiter une réaction indésirable) a été extrêmement faible (≤ 0,1 %).
Les données susmentionnées ont été recueillies auprès de 2285 adultes et adolescents âgés de 12 ans et plus, dont 1891 ont été exposés à Xolair pendant 6 mois, et 555, pendant au moins 1 an, dans le cadre d’études contrôlées par placebo ou d’autres études contrôlées dans le traitement de l’asthme. La moyenne d’âge des patients ayant reçu Xolair était de 41 ans; 59 % des sujets étaient des femmes, et 86 %, des personnes de race blanche. Les patients ont reçu Xolair à raison de 150 à 375 mg toutes les 2 ou 4 semaines, ou, dans le cas des sujets témoins, un traitement standard avec ou sans placebo.
La fréquence des effets indésirables était comparable entre les groupes Xolair et placebo (85,1 % contre 84,0 %, respectivement). La majorité de ces effets indésirables ont été jugés légers ou modérés. Les participants ont été plus nombreux dans le groupe placebo que dans le groupe Xolair à abandonner le traitement pour cause d’effet indésirable (1,4 % contre 0,5 %, respectivement).
Le tableau ci-après indique les effets indésirables rapportés à une fréquence supérieure ou égale à 1 % chez les sujets adultes et adolescents âgés de 12 ans ou plus traités par Xolair que chez les sujets des groupes placebo dans le cadre des études sur l’asthme contrôlées par placebo. Ces effets ont été répertoriés suivant l’International Medical Nomenclature (IMN). Les réactions au point d’injection ont été notées séparément des autres effets indésirables; elles sont décrites après le tableau.
Urticaire chronique idiopathique (UCI)
On a évalué l’innocuité et la tolérabilité de l’omalizumab administré aux doses de 75 mg, 150 mg et 300 mg toutes les quatre semaines chez 975 patients atteints d’urticaire chronique idiopathique : 242 d’entre eux ont reçu un placebo, tandis que les autres ont été traités par l’omalizumab pour une durée allant jusqu’à 12 semaines (733 patients), ou jusqu’à 24 semaines (490 patients). Aux doses recommandées de 150 mg et de 300 mg, respectivement, 175 et 412 patients ont été traités pour une durée allant jusqu’à 12 semaines, tandis que chez 87 et 333 patients respectivement, le traitement a duré jusqu’à 24 semaines.
Au cours des essais cliniques menés chez des adultes et des adolescents de 12 ans ou plus, les effets indésirables les plus fréquents ont été les céphalées et la rhinopharyngite.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Asthme
Tableau 7 - Effets indésirables rapportés à une fréquence ≥ 1 % chez les sujets asthmatiques âgés de
12 à 75 ans qui ont reçu Xolair que chez les sujets des groupes placebo, sans égard au lien de causalité
| Effet indésirable | Xolair | placebo | ||||
| n = [947] | n = [913] | |||||
| (%) | (%) | |||||
| Tout effet indésirable | 806 (85,1) | 767 (84,0) | ||||
| Ensemble de l’organisme | ||||||
| Douleur | 51 (5,4) | 40 (4,4) | ||||
| Appareil locomoteur | ||||||
| Fracture | 20 (2,1) | 10 (1,1) | ||||
| Douleur aux jambes | 26 (2,7) | 14 (1,5) | ||||
| Système nerveux | ||||||
| Étourdissements | 24 (2,5) | 15 (1,5) | ||||
Réactions au point d’injection
Chez les sujets adultes et adolescents (de 12 ans ou plus), des réactions au point d’injection d’intensité variable sont survenues chez 45 % des patients traités par Xolair contre 43 % des sujets ayant reçu le placebo. Ces réactions étaient diverses : ecchymose, rougeur, sensation de chaleur, brûlure, picotements, démangeaisons, plaques d’urticaire, douleur, indurations, formation de masse et inflammation. La plupart d’entre elles ont été jugées légères ou modérées, et n’ont pas nécessité l’abandon du traitement. Les réactions graves au point d’injection ont été plus fréquentes chez les patients ayant reçu Xolair que chez les sujets du groupe placebo (12 % contre 9 %).
La majorité de ces réactions sont survenues dans l’heure ayant suivi l’administration du produit, ont duré moins de 8 jours et se sont généralement faites plus rares au fil des injections.
Rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
Les données groupées fournies ci-dessous sont tirées de deux études contrôlées par placebo menées chez des patients âgés de 18 ans et plus (voir la méthodologie et les caractéristiques des patients à la rubrique 14 ESSAIS CLINIQUES). Ces patients ont reçu soit une dose d’omalizumab de 150 à 600 mg toutes les 2 ou 4 semaines conformément aux recommandations posologiques énoncées au Tableau 6, Posologie recommandée chez les patients atteints de RSC-PN, soit un placebo. Ils prenaient tous aussi de la mométasone par voie intranasale comme traitement de fond.
Les essais contrôlés par placebo réunissaient au total 135 patients qui ont reçu l’omalizumab et 130 patients qui ont reçu un placebo pendant une période maximale de 24 semaines. Selon les données de ces essais groupés aux fins de l’analyse de l’innocuité, des effets indésirables ont été observés chez 50,4 % des patients sous omalizumab et 58,5 % des patients sous placebo; des effets indésirables graves ont été observés chez 2,2 % des patients sous omalizumab et 1,5 % des patients sous placebo. Aucun patient sous omalizumab n’a abandonné le traitement en raison d’effets indésirables.
Les effets indésirables rapportés le plus souvent (≥ 1 %) et plus fréquemment que dans le groupe témoin sont indiqués dans le Tableau 8.
Tableau 8 - Effets indésirables survenus chez ≥ 1 % des patients traités par l’omalizumab et à une fréquence plus élevée que chez les patients sous placebo, selon les données groupées des essais de phase III de 24 semaines
Effet indésirable (terme privilégié selon MedDRA) | Études POLYP 1 et POLYP 2 sur la polypose nasale | |
| Placebo N = 130 | Omalizumab N = 135 | |
| Appareil digestif | ||
| Douleur abdominale haute | 1 (0,8 %) | 4 (3,0 %) |
| Syndrome du côlon irritable | 0 | 2 (1,5 %) |
| Organisme entier et point d’administration | ||
| Réactions au point d’injection (réaction au point d’injection, réaction liée à l’injection, douleur au point d’injection) | 2 (1,5 %) | 7 (5,2 %) |
| Syndrome grippal | 1 (0,8 %) | 2 (1,5 %) |
| Infections et infestations | ||
| Sinusite | 3 (2,3 %) | 4 (3,0 %) |
| Grippe | 0 | 3 (2,2 %) |
| Pharyngite | 0 | 2 (1,5 %) |
| Système nerveux | ||
| Céphalées | 7 (5,4 %) | 11 (8,1 %) |
| Étourdissements | 1 (0,8 %) | 4 (3,0 %) |
| Appareil locomoteur et tissu conjonctif | ||
| Arthralgie | 2 (1,5 %) | 4 (3,0 %) |
| Poumons, thorax et médiastin | ||
| Toux | 1 (0,8 %) | 3 (2,2 %) |
| Peau et tissu sous-cutané | ||
| Dermatite allergique | 0 | 2 (1,5 %) |
| Dermatite de contact | 0 | 2 (1,5 %) |
| Système vasculaire | ||
| Hypertension | 0 | 2 (1,5 %) |
| Troubles psychiatriques | ||
| Insomnie | 0 | 2 (1,5 %) |
Urticaire chronique idiopathique (UCI)
Les effets indésirables (survenus chez ≥ 1 % des patients peu importe le groupe de traitement, et ≥ 2 % plus souvent dans les groupes de traitement par l’omalizumab que dans le groupe placebo après revue médicale), qui ont été signalés lors du traitement aux doses de 150 mg et de 300 mg durant les trois études de phase III (données regroupées) sont énumérés au Tableau 9 par classe de système d’organes MedDRA. Les effets indésirables de chaque catégorie sont classés en fonction de leur fréquence, les plus courants apparaissant en premier.
Tableau 9 - Ensemble des effets indésirables survenus à une fréquence ≥1 % chez les patients traités par Xolair atteints d’UCI âgés de 12 à 75 ans, en comparaison des patients sous placebo, peu importe la causalité, du 1er jour à la 12e semaine, aux doses de 150 mg ou 300 mg de Xolair
| Effets indésirables (terme privilégié selon MedDRA) | Études Asteria I, Asteria II et Glacial sur l’omalizumab (données groupées) | ||
Omalizumab 150 mg (N = 175) | Omalizumab 300 mg (N = 412) | Placebo (N = 242) | |
| Oreille et labyrinthe | |||
| Vertige | 2 (1,14 %) | 1 (0,24 %) | 2(0,83 %) |
| Appareil digestif | |||
| Diarrhée | 2 (1,14 %) | 12 (2,91 %) | 7 (2,89 %) |
| Nausées | 2 (1,14 %) | 11 (2,67 %) | 6 (2,48 %) |
| Douleur abdominale haute | 2 (1,14 %) | 2 (0,49 %) | 2 (0,83 %) |
| Flatulence | 2 (1,14 %) | 2 (0,49 %) | 0 (0,00 %) |
| Odontalgie | 2 (1,14 %) | 2 (0,49 %) | 1 (0,41 %) |
| Douleur abdominale | 3 (1,71 %) | 1 (0,24 %) | 4 (1,65 %) |
| Organisme entier et point d’administration | |||
| Fatigue | 0 (0,00 %) | 7 (1,70 %) | 3 (1,24 %) |
| Œdème périphérique | 3 (1,71 %) | 4 (0,97 %) | 1 (0,41 %) |
| Maladie de type grippal | 2 (1,14 %) | 1 (0,24 %) | 0 (0,00 %) |
| Infections et infestations | |||
| Rhinopharyngite | 16 (9,14 %) | 27 (6,55 %) | 17 (7,02 %) |
| Sinusite | 2 (1,14 %) | 20 (4,85 %) | 5 (2,07 %) |
| Infection des voies respiratoires supérieures | 2 (1,14 %) | 14 (3,40 %) | 5 (2,07 %) |
| Infection des voies urinaires | 3 (1,71 %) | 6 (1,46 %) | 1 (0,41 %) |
| Infection virale des voies respiratoires supérieures | 4 (2,29 %) | 2 (0,49 %) | 0 (0,00 %) |
| Infection fongique | 3 (1,71 %) | 2 (0,49 %) | 1 (0,41 %) |
| Pharyngite | 2 (1,14 %) | 1 (0,24 %) | 0 (0,00 %) |
| Appareil locomoteur et tissu conjonctif | |||
| Arthralgie | 5 (2,86 %) | 12 (2,91 %) | 1 (0,41 %) |
| Douleur aux membres | 3 (1,71 %) | 4 (0,97 %) | 1 (0,41 %) |
Douleur musculosquelettique | 3 (1,71 %) | 0 (0,00 %) | 1 (0,41 %) |
| Bursite | 2 (1,14 %) | 0 (0,00 %) | 0 (0,00 %) |
| Système nerveux | |||
| Céphalées | 21 (12,00 %) | 25 (6,07 %) | 7 (2,89 %) |
| Présyncope | 2 (1,14 %) | 3 (0,73 %) | 0 (0,00 %) |
| Poumons, thorax et médiastin | |||
| Toux | 2 (1,14 %) | 9 (2,18 %) | 3 (1,24 %) |
| Asthme | 1 (0,57 %) | 5 (1,21 %) | 1 (0,41 %) |
| Congestion nasale | 2 (1,14 %) | 3 (0,73 %) | 2 (0,83 %) |
| Douleur oropharyngée | 3 (1,71 %) | 2 (0,49 %) | 4 (1,65 %) |
| Peau et tissu sous-cutané | |||
| Alopécie | 1 (0,57 %) | 6 (1,46 %) | 2 (0,83 %) |
| Eczéma | 2 (1,14 %) | 4 (0,97 %) | 2 (0,83 %) |
| Sécheresse de la peau | 2 (1,14 %) | 0 (0,00 %) | 0 (0,00 %) |
| Système vasculaire | |||
| Hypertension | 2 (1,14 %) | 2 (0,49 %) | 1 (0,41 %) |
Autres événements signalés à n’importe quel moment au cours de la période allant du 1er jour à la 24e semaine (études ASTERIA I et GLACIAL) qui répondaient aux critères d’un effet indésirable :
Appareil locomoteur et tissu conjonctif : myalgie (placebo : 0 %; 150 mg : 2,3 %; 300 mg 0,9 %).
Organisme entier et point d’administration : pyrexie (placebo : 1,2 %; 150 mg : 3,4 %; 300 mg : 0,9 %).
Réactions au site d’injection : réactions au site d’injection survenues durant les études chez un plus grand nombre de patients traités par l’omalizumab que de patients sous placebo (2,7 % à 300 mg; 0,6 % à 150 mg; 0,8 % avec le placebo). Ces réactions comprenaient : enflure, érythème, douleur, ecchymose, démangeaisons, saignement et urticaire.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Effets indésirables déterminés au cours des essais cliniques chez des enfants asthmatiques âgés de 6 à < 12 ans
La fréquence rapportée des effets indésirables chez les enfants de 6 à < 12 ans est celle qu’on a observée lors de 2 essais comparatifs avec placebo menés à double insu sur le traitement de l’asthme. Des 926 enfants évalués, 624 ont reçu Xolair (dont 583 pendant 6 mois et 292, pendant au moins 1 an). L’âge moyen des enfants traités par Xolair était de 8,8 ans; 69 % d’entre eux étaient de sexe masculin et 64 %, de race blanche. Les patients ont reçu Xolair à raison de 75 à 375 mg toutes les 2 ou 4 semaines, ou, dans le cas des sujets témoins, un traitement standard avec ou sans placebo. La fréquence d’effets indésirables dans les groupes Xolair et placebo était de 89,7 % et de 91,7 %, respectivement. Les effets indésirables les plus fréquents – survenus chez ≥ 3 % des enfants prenant Xolair et plus fréquemment sous traitement que sous placebo – ont été la rhinopharyngite (23,6 % vs 23,2 %), les céphalées (20,7 % vs 19,5 %), la pyrexie (15,1 % vs 11,3 %), les douleurs abdominales hautes (6,3 % vs 5,0 %), la pharyngite streptococcique (6,1 % vs 5,3 %), l’otite moyenne (5,8 % vs 5,3 %), la gastroentérite virale (3,8 % vs 2,3 %), l’épistaxis (3,4 % vs 3,3 %) et la piqûre d’arthropode (3,2 % vs 0,7 %). Les autres effets indésirables moins courants, mais dont la fréquence a été au moins 1 % plus élevée chez les patients traités par Xolair que chez ceux qui étaient sous placebo, comprenaient les maux d’estomac (2,2 % vs 1 %), la gastrite (1,6 % vs 0 %), l’eczéma (1,8 % vs 0,7 %) et le zona (1 % vs 0 %). On a relevé 3 patients (0,5 %) ayant abandonné le traitement par Xolair en raison d’effets indésirables (soit 1 cas de chacun des effets indésirables suivants : bronchite, céphalées et urticaire).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Réactions allergiques
Comme c’est le cas avec n’importe quelle protéine, des réactions allergiques locales ou générales sont possibles (voir la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS). La production d’anticorps antithérapeutiques ainsi que des symptômes d’allergie, y compris l’urticaire, la dermatite et le prurit, ont été observés chez des patients traités par Xolair. Chez les patients adultes et adolescents (de 12 ans ou plus), trois patients sur 3854 (0,08 %) ont également souffert d’anaphylaxie dans les 2 heures ayant suivi l’administration de Xolair, et ce, en l’absence de déclencheurs allergiques identifiables. L’anaphylaxie est survenue après la prise de la première dose chez 2 patients, et après la quatrième dose chez 1 patient. Elle est apparue 90 minutes après la prise du médicament chez 2 patients, et 2 heures après la dose chez l’autre patient. Ces cas d’anaphylaxie se sont manifestés notamment par de l’urticaire et un œdème de la gorge et/ou de la langue. Une réaction anaphylactique/anaphylactoïde a été signalée chez 1 (0,05 %) des 2215 sujets témoins.
Immunogénicité
Au cours des essais cliniques menés chez des adultes et des adolescents (de 12 ans ou plus), on a détecté des anticorps à l’omalizumab (Xolair) chez 1 patient sur 1723. Dans le cadre de trois essais cliniques menés chez des enfants âgés de 6 à moins de 12 ans, des anticorps à l’omalizumab (Xolair) ont été détectés chez 1 patient sur 581.
Accidents cardiovasculaires et vasculaires cérébraux
L’analyse intérimaire d’une étude observationnelle menée chez des patients adolescents et adultes a mis en lumière un déséquilibre entre le groupe Xolair et le groupe non Xolair en ce qui a trait à la survenue d’effets indésirables graves de nature cardiovasculaire et vasculaire cérébrale. L’analyse finale des résultats de l’étude observationnelle a révélé que le taux d’accidents cardiovasculaires et vasculaires cérébraux par 1000 années-patients était de 17,34 (265/15 286 années-patients) chez les patients traités par Xolair et de 11,44 (114/9963 années-patients) chez les témoins. Après ajustement en fonction des facteurs de risque et des variables confusionnelles, l’analyse selon le modèle de risques proportionnels de Cox a généré un rapport des risques instantanés de 1,62 (IC à 95 % [1,23-2,13]). Les accidents cardiovasculaires et vasculaires cérébraux pour lesquels une augmentation des taux a été observée comprenaient l’infarctus du myocarde, l’angine instable, l’accident ischémique transitoire, l’embolie pulmonaire et la thrombose veineuse.
Durant l’étude observationnelle, le taux d’accidents thromboemboliques artériels par 1000 années/patients s’est établi à 7,52 (115/15 286 années-patients) chez les patients traités par Xolair et à 5,12 (51/9963 années-patients) chez les témoins. Après ajustement en fonction des facteurs de risque et des variables confusionnelles, l’analyse selon le modèle de risques proportionnels de Cox a généré un rapport des risques instantanés de 1,32 (IC à 95 % [0,91-1,91]). Dans une analyse distincte menée sur des essais cliniques contrôlés par placebo, menés à double insu après répartition aléatoire d’une durée de 8 semaines ou plus, regroupant 3342 patients adolescents et adultes traités par Xolair et 2895 patients sous placebo, le taux d’accidents thromboemboliques artériels par 1000 années-patients s’est établi à 2,69 (5/1856 années-patients) chez les patients traités par Xolair et à 2,38 (4/1680 années-patients) chez les témoins sous placebo (ratio des taux de 1,13, IC à 95 % [0,24-5,71]). Le taux d’incidence observé d’accidents thromboemboliques artériels lors des essais cliniques contrôlés sur Xolair était comparable à celui qu’on rapporte dans la population générale de patients asthmatiques.
Affections malignes
Au cours des essais cliniques initiaux menés chez des adultes et des adolescents de 12 ans ou plus, il existait un déséquilibre numérique entre le groupe de traitement actif et le groupe témoin en ce qui a trait aux nouveaux cas de cancer. Le nombre de cas observés a été faible (< 1/100) dans les 2 groupes. Un néoplasme malin a été noté chez 25 des 5015 (0,5 %) sujets ayant reçu Xolair, et chez 5 des 2854 (0,2 %) sujets témoins ayant pris part aux études cliniques sur l’asthme et d’autres troubles allergiques. Les affections malignes observées chez les patients traités par Xolair étaient de différents types : on a recensé plus d’un cas de cancer du sein, de la peau (sans mélanome), de la prostate, de la parotide, ainsi que de mélanome, et cinq autres types d’affection ont également été dénombrés une fois chacun. Étant donné la diversité des types de cancers observés, la durée relativement courte de l’exposition au produit et les caractéristiques cliniques de chaque cas, l’existence d’un lien de causalité avec Xolair est peu probable.
Au cours d’une étude observationnelle menée par la suite, durant laquelle on a comparé 5007 patients traités par Xolair et 2829 patients adolescents et adultes non traités par Xolair pendant une période pouvant aller jusqu’à 5 ans, les taux d’incidence d’affections malignes primaires par 1000 années-patients ont été de 16,01 (295/18 426 années-patients) et de 19,07 (190/9963 années-patients), respectivement, ce qui n’indique aucun risque accru d’affections malignes (ratio des taux de 0,84, IC à 95 % [0,62-1,13]).
Dans une analyse menée par la suite sur des essais cliniques contrôlés par placebo, menés à double insu après répartition aléatoire regroupant 4254 patients adolescents et adultes traités par Xolair et 3178 patients sous placebo, le traitement par Xolair n’a pas été associé à une hausse du risque d’affection maligne, comme en témoignent les taux d’incidence par 1000 années-patients de 4,14 (14/3382 années-patients) chez les patients traités par Xolair et de 4,45 (11/2474 années-patients) chez les patients sous placebo (ratio des taux de 0,93, IC à 95 % [0,39-2,27]). La fréquence globale des affections malignes observées lors du programme d’essais cliniques sur Xolair s’est révélée comparable à celle qu’on observe dans la population générale. L’effet d’une exposition prolongée à Xolair ou de l’emploi de ce médicament chez des patients qui présentent un risque élevé d’affection maligne (p. ex., fumeurs, personnes âgées) n’a pas été établi.
8.5 Effets indésirables observés après la mise en marché
Les réactions suivantes ont été énoncées dans les rapports spontanés chez des patients asthmatiques. Troubles du système immunitaire : Des réactions anaphylactiques et anaphylactoïdes ont été signalées peu fréquemment après l’administration de la première injection ou des injections suivantes; la maladie sérique a été rarement signalée.
Anaphylaxie : D’après des rapports de pharmacovigilance, la fréquence d’anaphylaxie chez les patients exposés à Xolair a été estimée à 0,2 %, selon le nombre total de réactions anaphylactiques observées à la suite d’une exposition estimée à plus de 500 000 années-patients. Les critères diagnostiques de l’anaphylaxie étaient les suivants : lésions de la peau ou des muqueuses s’accompagnant soit d’une atteinte des voies respiratoires et/ou d’hypotension, symptomatique ou non, dont l’apparition corrélait, sur le plan temporel, avec l’administration de Xolair, et n’ayant aucune autre cause identifiable. Parmi les signes et les symptômes énoncés dans ces rapports, mentionnons les suivants : œdème de la gorge ou de la langue, bronchospasme, oppression thoracique, toux, angio-œdème cutané, dyspnée, hypotension, syncope et/ou urticaire. Une atteinte pulmonaire a été constatée dans 89 % des cas. Par ailleurs, 14 % des patients ont présenté une hypotension ou une syncope, et 24 % d’entre eux avaient des antécédents d’anaphylaxie non liée à la prise de Xolair. Des antécédents d’anaphylaxie non attribuable à l’emploi de l’omalizumab pourraient constituer un facteur de risque d’anaphylaxie consécutive à l’administration de Xolair.
Parmi les cas d’anaphylaxie imputés à Xolair, 39 % sont survenus après la prise de la première dose, 19 %, après la deuxième dose et 10 %, après la troisième dose. Les autres sont survenus après la prise de doses subséquentes, dont 1 après 39 doses (l’anaphylaxie est survenue à la reprise du traitement par Xolair, lequel avait été interrompu pendant 3 mois après 19 mois d’administration continue). Les délais d’apparition de l’anaphylaxie ont été les suivants : ≤ 30 minutes (35 % des cas), de 30 à > 60 minutes (16 %), de 60 à > 90 minutes (2 %), de 90 à > 120 minutes (6 %), de 2 à 6 heures (5 %), de 6 à 12 heures (14 %), de 12 à 24 heures (8 %), de 24 à 48 heures (2 %) et de 48 heures à 4 jours (2 %). Chez 9 % des patients, le délai d’apparition était inconnu.
Dans 15 % des cas, l’anaphylaxie a exigé l’hospitalisation du patient. Vingt-trois des patients touchés ont repris Xolair; 18 d’entre eux ont présenté à nouveau des symptômes anaphylactiques semblables. Parmi l’ensemble des patients ayant présenté une anaphylaxie imputée à Xolair, 4 patients ont présenté de l’urticaire, puis une nouvelle anaphylaxie lorsqu’ils ont été réexposés à Xolair.
Troubles sanguins et lymphatiques : thrombocytopénie idiopathique grave.
Troubles de l’appareil locomoteur et des tissus conjonctifs : arthralgie, myalgie, enflure des articulations.
Troubles respiratoires, thoraciques et médiastinaux : angéite granulomateuse allergique (maladie de Churg et Strauss).
Troubles de la peau et des tissus sous-cutanés : alopécie.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude formelle sur le sujet n’a cependant été menée avec Xolair (omalizumab).
9.4 Interactions médicament-médicament
Les enzymes du cytochrome P450, les pompes à efflux et les mécanismes de fixation aux protéines n’interviennent pas dans l’élimination de l’omalizumab. Les interactions médicamenteuses sont donc peu probables. Rien sur le plan pharmacologique ne laisse croire à des interactions entre l’omalizumab et les médicaments couramment prescrits pour le traitement de l’asthme, de la RSC-PN ou de l’urticaire chronique idiopathique (UCI).
Asthme
Au cours des études cliniques, Xolair a été administré fréquemment en association avec des corticostéroïdes pour inhalation ou par voie orale, ainsi qu’avec des agonistes des récepteurs bêta-adrénergiques en inhalation à courte et à longue durée d’action, des antagonistes des récepteurs des leucotriènes, des dérivés de la théophylline et des antihistaminiques oraux. Rien n’indique que ces médicaments antiasthmatiques d’emploi courant aient nui à l’innocuité de Xolair. L’emploi de Xolair dans le cadre d’une immunothérapie allergène n’a pas été évalué.
Rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
Pendant les essais cliniques, Xolair a été employé avec de la mométasone en vaporisateur nasal conformément au protocole. Les autres médicaments souvent utilisés de façon concomitante étaient, entre autres, d’autres corticostéroïdes pour voie intranasale, des bronchodilatateurs, des antihistaminiques, des antagonistes des récepteurs des leucotriènes, des agents adrénergiques ou sympathomimétiques, et des anesthésiques nasaux pour application locale.
Urticaire chronique idiopathique
Au cours des essais cliniques menés auprès de patients atteints d’UCI, Xolair a été utilisé conjointement à des antihistaminiques (anti-H1 et anti-H2) et des antagonistes des récepteurs des leucotriènes (ARL). Compte tenu du profil d’innocuité connu de l’omalizumab dans l’asthme, rien ne montrait que l’innocuité de l’omalizumab était altérée lorsqu’il était utilisé conjointement à ces produits médicinaux. Par ailleurs, selon une analyse pharmacocinétique de population, les antihistaminiques H2 et les ARL n’exercent aucun effet notable sur la pharmacocinétique de l’omalizumab (voir la rubrique 10 PHARMACOLOGIE CLINIQUE).
L’association de Xolair et de traitements immunosuppresseurs n’a pas été étudiée chez des patients atteints d’UCI.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
Xolair (omalizumab) est un nouvel anticorps monoclonal humanisé recombinant (obtenu par génie génétique) qui se lie de façon sélective à l’immunoglobuline E humaine (IgE) pour la bloquer. Il s’agit d’une IgG1 kappa qui contient des régions charpentes humaines et les régions CDR (régions déterminant la complémentarité) d’un anticorps murin humanisé qui se fixe à l’IgE.
Pharmacologie chez l’animal
L’omalizumab se classe parmi les anticorps non anaphylactogènes pour les raisons suivantes : les études de cartographie épitopique ont démontré que l’omalizumab et l’anticorps monoclonal murin MaE11 utilisent le même site que les récepteurs FcεRI pour se lier à l’IgE; l’omalizumab n’a pas reconnu l’IgE à la surface des cellules porteuses de récepteurs FcεRI; l’omalizumab n’a pas entraîné de libération spontanée d’histamine par les polynucléaires basophiles humains chargés d’IgE.
Hormis une réaction anaphylactoïde possiblement liée au médicament survenue chez un patient, l’administration d’omalizumab n’a pas occasionné d’anaphylaxie chez les primates non humains ni en clinique.
La caractérisation des complexes omalizumab:IgE a révélé, d’une part, que l’omalizumab forme des complexes surtout hétérotrimères et hexamères avec l’IgE, dont le poids moléculaire maximal est de 1 million; et, d’autre part, que la taille et la composition de ces complexes sont tributaires du rapport molaire entre les 2 molécules. Les complexes formés in vivo étaient similaires à ceux qui ont été étudiés in vitro. Ni l’omalizumab ni les complexes omalizumab:IgE ne fixent la fraction C1q ou ne génèrent de fragment C3a. L’omalizumab n’a pas entraîné de cytotoxicité dépendante du complément. Aucun signe de maladie des complexes immuns n’a été observé en milieux clinique et non clinique après l’administration d’omalizumab.
Les études de fixation ont montré que l’omalizumab possède une grande affinité pour l’IgE humaine. Il se lie à l’IgE du macaque avec une affinité similaire, confirmant le choix de cette espèce en vue d’autres études toxicologiques et pharmacologiques non cliniques.
La caractérisation de l’omalizumab à titre d’inhibiteur des interactions entre l’IgE et les récepteurs FcεRI a révélé que cette molécule inhibe de façon compétitive ces interactions, conformément à la cartographie épitopique qui démontrait que l’omalizumab utilise le même site que les récepteurs FcεRI pour se lier à l’IgE. In vitro, l’omalizumab a réussi à piéger l’IgE qui se dissociait des récepteurs FcεRI et pourrait, en conséquence, contribuer à soulager les récepteurs de l’IgE in vivo.
L’omalizumab a été en mesure de réduire à 25 ng/mL, soit la cible thérapeutique définie lors des études cliniques, des concentrations très élevées d’IgE libres totales, et ce, à des rapports molaires omalizumab:IgE variant de 16 à 21. L’omalizumab a inhibé la libération d’histamine par des cellules sensibilisées à des IgE spécifiques de l’ambroisie. L’omalizumab a également empêché la libération d’histamine et la contraction de lambeaux de poumons d’êtres humains et de macaques après une sensibilisation passive à des IgE spécifiques de l’ambroisie.
L’omalizumab a freiné l’expression des récepteurs de haute affinité in vitro et in vivo en diminuant les concentrations d’IgE libres. Le traitement par l’omalizumab a réduit le nombre de récepteurs FcεRI à la surface des polynucléaires basophiles humains à un point tel que la libération d’histamine en réponse à une provocation allergénique a diminué ou n’a pas eu lieu.
L’omalizumab a inhibé la synthèse des IgE in vitro; toutefois, aucun effet significatif à ce chapitre n’a été observé en clinique. Il n’existe pas de données suggérant que l’administration d’omalizumab et la réduction du taux d’IgE libres qui en résulte entraînent une rétroactivation et une augmentation de la synthèse des IgE lors de l’abandon du traitement.
L’omalizumab a fait la preuve de son activité pharmacologique chez un modèle primate non humain d’hypersensibilité à l’ambroisie. Par suite de l’administration d’omalizumab, les tests cutanés ont révélé une réactivité moindre chez les macaques sensibilisés à l’ambroisie.
10.1 Mode d’action
L’IgE joue un rôle déterminant dans le processus physiopathologique des maladies inflammatoires des voies aériennes.
L’omalizumab se lie à l’IgE et empêche sa liaison avec le récepteur IgE de haute affinité (FcεRI), réduisant ainsi la quantité d’IgE libres propres à déclencher la cascade inflammatoire allergique.
Asthme et rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
Le traitement de sujets atopiques à l’aide d’omalizumab a donné lieu à une régulation négative marquée et significative (p = 0,0022) des récepteurs FcεRI exprimés à la surface des polynucléaires basophiles. De plus, des polynucléaires basophiles isolés chez des sujets traités par l’omalizumab ont libéré 90 % moins d’histamine in vitro, comparativement aux valeurs enregistrées avant le traitement, par suite d’une stimulation allergénique.
Urticaire chronique idiopathique
L’omalizumab se lie aux IgE et abaisse les concentrations d’IgE libres. Il survient ensuite une régulation négative des récepteurs de l’IgE (FcεRI) se trouvant à la surface des cellules. Le mécanisme par lequel ces effets exercés par l’omalizumab parviennent à atténuer les symptômes d’UCI est inconnu.
10.2 Pharmacodynamie
Asthme
Lors des études cliniques menées auprès de patients asthmatiques, les concentrations sériques d’IgE libres (c’est-à-dire non liées) ont diminué proportionnellement à la dose dans l’heure ayant suivi l’administration de la première dose et se sont maintenues entre les doses. Les concentrations sériques moyennes d’IgE libres ont diminué de plus de 96 % aux doses recommandées, alors que les concentrations sériques d’IgE totales (IgE liées et non liées) ont augmenté après la première dose, en raison de la formation de complexes omalizumab:IgE, qui s’éliminent moins rapidement que les IgE libres. Seize semaines après la première dose, les concentrations sériques moyennes d’IgE totales étaient 5 fois plus élevées qu’avant le traitement selon les méthodes de dosage standard. L’augmentation des concentrations d’IgE totales et la diminution du taux d’IgE libres provoquées par Xolair étaient réversibles dès l’arrêt de ce dernier. Aucun effet de rebond sur les concentrations d’IgE n’a été observé au terme de la période de sevrage thérapeutique. Les concentrations d’IgE totales sont revenues au niveau de prétraitement en l’espace de 1 an après l’arrêt de Xolair.
Rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
Lors des études cliniques menées chez des patients atteints de RSC-PN, le traitement par Xolair a entraîné une baisse de la concentration sérique d’IgE libres et une hausse de la concentration sérique d’IgE totales, d’ampleurs comparables à celles qui avaient été observées chez les patients atteints d’asthme allergique. Urticaire chronique idiopathique (UCI)
Lors des études cliniques menées auprès de patients atteints d’UCI, le traitement par l’omalizumab a provoqué une diminution proportionnelle à la dose des IgE libres et une augmentation des concentrations sériques d’IgE totales, ce qui est semblable aux observations notées chez les patients asthmatiques. La suppression maximale des IgE libres a été observée 3 jours après l’administration de la première dose par voie sous-cutanée. Après l’administration de doses répétées toutes les 4 semaines, les concentrations sériques d’IgE libres mesurées avant l’administration de la dose sont demeurées stables entre la 12e et la 24e semaine de traitement. Les concentrations sériques d’IgE totales ont augmenté après la première dose en raison de la formation de complexes omalizumab:IgE, dont l’élimination s’effectue plus lentement que celle des IgE libres. Après l’administration de doses répétées allant de 75 à 300 mg toutes les 4 semaines, les concentrations sériques d’IgE totales moyennes mesurées avant l’administration de la dose, à la 12e semaine, étaient de deux à trois fois plus élevées que celles préalables au traitement, et sont demeurées stables entre la 12e et la 24e semaine de traitement. Après l’arrêt du traitement par Xolair, les concentrations d’IgE libres ont augmenté et les concentrations d’IgE totales ont diminué, se rapprochant des concentrations prétraitement au cours d’une période de suivi sans traitement de 16 semaines.
10.3 Pharmacocinétique
Absorption :
La biodisponibilité absolue de l’omalizumab administré par voie sous-cutanée s’établit en moyenne à 62 %. Le profil pharmacocinétique de l’omalizumab est linéaire aux doses supérieures à 0,5 mg/kg.
Distribution :
In vitro, l’omalizumab forme des complexes de taille limitée avec l’IgE. On n’observe aucun complexe précipitant ni complexe de poids moléculaire supérieur à 1 million de daltons tant in vitro qu’in vivo. Selon les études de distribution tissulaire menées chez le macaque, aucun organe ni tissu ne fixe de façon spécifique l’omalizumab radiomarqué à l’iode (125I).
Élimination :
L’élimination de l’omalizumab est tributaire des IgG, de sa fixation spécifique au ligand cible (IgE) et de la formation de complexes avec ce dernier. Pour être éliminées, les IgG doivent être dégradées par le système réticulo-endothélial (RES) et les cellules endothéliales du foie. Des IgG sont également excrétées sous forme inchangée dans la bile. Lors des études menées chez la souris et le singe, les complexes formés par l’omalizumab et les IgE étaient éliminés dans la foulée d’interactions avec les récepteurs Fcγ du système RES à une vitesse qui dépassait généralement celle de la clairance des IgG.
Asthme
Absorption
Suite à l’administration d’une dose unique par voie sous-cutanée à des adultes et à des adolescents asthmatiques, l’absorption de l’omalizumab s’est faite lentement et les concentrations plasmatiques ont été atteintes au bout de 7 à 8 jours en moyenne. L’aire sous la courbe des concentrations sériques d’omalizumab du jour 0 au jour 14 à l’état d’équilibre par suite de l’administration de doses multiples était jusqu’à 6 fois plus grande qu’après l’administration de la première dose.
Distribution
Le volume de distribution apparent après administration sous-cutanée chez les patients asthmatiques était de 78 ± 32 mL/kg. Chez des patients asthmatiques, la demi-vie d’élimination sérique de l’omalizumab a été de 26 jours en moyenne, la clairance apparente atteignant une moyenne de 2,4 ± 1,1 mL/kg/jour. Pour un poids corporel 2 fois plus élevé, la clairance apparente était d’environ le double.
Urticaire chronique idiopathique
Absorption
Suite à l’administration d’une dose unique par voie sous-cutanée à des adultes et à des adolescents atteints d’UCI, l’absorption de l’omalizumab s’est faite lentement et les concentrations plasmatiques ont été atteintes au bout de 6 à 8 jours en moyenne. Chez des patients atteints d’UCI, l’omalizumab a présenté une pharmacocinétique linéaire dans tout l’éventail des doses de 75 à 600 mg, suivant l’administration d’une dose unique par injection sous-cutanée. Après l’administration de doses de 75 mg, 150 mg ou 300 mg toutes les 4 semaines, les creux de concentrations sériques d’omalizumab ont augmenté de façon proportionnelle à la dose.
Distribution
Selon une analyse pharmacocinétique de population, la distribution de l’omalizumab chez les patients atteints d’UCI était semblable à celle observée chez les patients asthmatiques.
Élimination
Chez des patients atteints d’UCI, selon des simulations faites dans le cadre d’une analyse pharmacocinétique de population, la demi-vie d’élimination sérique de l’omalizumab à l’état d’équilibre a été de 24 jours en moyenne, et la clairance apparente a atteint une moyenne de 260 mL/jour (ce qui correspond à 3,3 mL/kg/jour pour un patient pesant 80 kg).
Populations particulières et états pathologiques
Asthme
On a effectué une analyse dans le but d’évaluer l’influence des caractéristiques démographiques sur le comportement pharmacocinétique de Xolair chez des patients asthmatiques. D’après le peu de données ainsi obtenues, l’âge (de 6 à 76 ans), la race, l’origine ethnique et le sexe ne justifient aucune adaptation de la dose.
Rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
Les analyses populationnelles du comportement pharmacocinétique de l’omalizumab portent à croire qu’il est le même dans les cas de RSC-PN et d’asthme. Les analyses ayant servi à évaluer les effets des caractéristiques démographiques ont révélé que ni l’âge (de 18 à 75 ans) ni le sexe ne justifient une adaptation de la dose. Les données sur la race et l’origine ethnique étaient trop fragmentaires pour indiquer si une telle adaptation est nécessaire dans le traitement de la RSC-PN.
Urticaire chronique idiopathique
Les effets de covariables démographiques et d’autres facteurs sur l’exposition à l’omalizumab ont été évalués dans le cadre d’une analyse pharmacocinétique de population. De plus, les effets des covariables ont été évalués au moyen d’une analyse de la relation existant entre les concentrations d’omalizumab et les réponses cliniques. Ces analyses ont laissé entendre que, chez les patients atteints d’UCI, il n’était pas nécessaire d’adapter la dose en fonction de l’âge (de 12 à 75 ans), de la race, de l’origine ethnique, du sexe, du poids corporel, de l’indice de masse corporelle, de la concentration initiale d’IgE, des auto-anticorps anti-FcεRI ou de l’utilisation concomitante d’antihistaminiques H2 ou d’antagonistes des récepteurs des leucotriènes (ARL).
Insuffisance hépatique et rénale : Aucune étude n’a été menée dans le but d’évaluer les effets de l’insuffisance rénale ou hépatique sur la pharmacocinétique de Xolair. Étant donné que c’est le système réticulo-endothélial qui domine dans la clairance de l’omalizumab administré à des doses cliniques, il est peu probable que celle-ci soit altérée en présence d’insuffisance rénale ou hépatique. Bien qu’aucun ajustement particulier de la posologie ne soit recommandé, XOLAIR doit être administré avec prudence chez ces patients (voir la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS).
Polymorphisme génétique : Aucune étude n’a été menée dans le but d’évaluer les effets de polymorphisme génétique sur la pharmacocinétique de Xolair.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver Xolair au réfrigérateur à une température allant de 2 à 8 °C. Ne pas congeler ni utiliser passé la date de péremption imprimée sur la boîte.
Poudre stérile pour reconstitution (flacon de 150 mg) : Xolair est à usage unique seulement. Étant donné que sa formulation ne contient pas d’agent de conservation, il est recommandé que Xolair soit utilisé immédiatement après sa reconstitution. La stabilité chimique et physique du produit reconstitué a été démontrée jusqu’à 8 heures à une température allant de 2 à 8 °C et jusqu’à 4 heures à une température de 30 °C. D'un point de vue microbiologique, le produit doit être utilisé immédiatement après reconstitution. Si le produit n’est pas utilisé immédiatement après reconstitution, la durée et les conditions d’entreposage avant son utilisation sont la responsabilité de l'utilisateur et ne doivent normalement pas dépasser 8 heures à une température de 2 à 8 °C ou 2 heures à une température de 25 °C.
Les flacons de solution reconstituée doivent être gardés à l’abri des rayons du soleil.
Seringue préremplie (75 mg et 150 mg) : Sortir la seringue du réfrigérateur et la laisser reposer à la température ambiante durant environ 20 minutes avant de se préparer à faire l’injection. La durée cumulative de conservation de la seringue à la température ambiante (25 °C) ne doit pas excéder 2 jours (48 heures).
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Tout produit inutilisé ou déchet doit être mis au rebut conformément aux exigences locales.
Incompatibilités
Poudre et solvant pour solution injectable : Xolair ne doit être mélangé à aucun autre médicament ni à aucun diluant autre que de l’eau stérile pour injection.
Solution injectable contenue dans la seringue préremplie : Ce médicament ne doit pas être mélangé avec d’autres médicaments.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Omalizumab
Nom chimique : Anticorps monoclonal humanisé recombinant–E25 (rhuMAb-E25)
Formule moléculaire et masse moléculaire :
La séquence des acides aminés composant les 2 chaînes légères se lit comme suit :
1 D I Q L T Q S P S S L S A S V G D R V T I T C R A S Q S V D 31 Y D G D S Y M N W Y Q Q K P G K A P K L L I Y A A S Y L E S 61 G V P S R F S G S G S G T D F T L T I S S L Q P E D F A T Y 91 Y C Q Q S H E D P Y T F G Q G T K V E I K R T V A A P S V F 121 I F P P S D E Q L K S G T A S V V C L L N N F Y P R E A K V 151 Q W K V D N A L Q S G N S Q E S V T E Q D S K D S T Y S L S 181 S T L T L S K A D Y E K H K V Y A C E V T H Q G L S S P V T 211 K S F N R G E C
La séquence des acides aminés composant les 2 chaînes lourdes se lit comme suit :
1 E V Q L V E S G G G L V Q P G G S L R L S C A V S G Y S I T 31 S G Y S W N W I R Q A P G K G L E W V A S I T Y D G S T N Y 61 N P S V K G R I T I S R D D S K N T F Y L Q M N S L R A E D 91 T A V Y Y C A R G S H Y F G H W H F A V W G Q G T L V T V S 121 S A S T K G P S V F P L A P S S K S T S G G T A A L G C L V 151 K D Y F P E P V T V S W N S G A L T S G V H T F P A V L Q S 181 S G L Y S L S S V V T V P S S S L G T Q T Y I C N V N H K P 211 S N T K V D K K V E P K S C D K T H T C P P C P A P E L L G 241 G P S V F L F P P K P K D T L M I S R T P E V T C V V V D V 271 S H E D P E V K F N W Y V D G V E V H N A K T K P R E E Q Y 301 N S T Y R V V S V L T V L H Q D W L N G K E Y K C K V S N K 331 A L P A P I E K T I S K A K G Q P R E P Q V Y T L P P S R E 361 E M T K N Q V S L T C L V K G F Y P S D I A V E W E S N G Q 391 P E N N Y K T T P P V L D S D G S F F L Y S K L T V D K S R 421 W Q Q G N V F S C S V M H E A L H N H Y T Q K S L S L S P G 451 K
Masse moléculaire : 149 170,6 d
Propriétés physicochimiques : La molécule rhuMAb-E25 mature compte 2 chaînes légères de 218 résidus et 2 chaînes lourdes de 450 ou 451 résidus, la forme à 450 résidus prédominant. Chaque chaîne légère est reliée par un pont disulfure à une chaîne lourde, et des ponts disulfures relient entre elles les chaînes lourdes. La région constante de chaque chaîne lourde compte un site de N-glycosylation, qui se situe à la même place (position Asn-301) sur tous les anticorps IgG1 humains. Plus de 99 % de la glycosylation de la molécule rhuMAb-E25 se fait en un seul site conservé (Asn-H301) dans le domaine CH2.
Caractéristiques du produit :
L'omalizumab est un anticorps monoclonal humanisé fabriqué à partir d'une lignée cellulaire de mammifère.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
14.1.1 Asthme
Adultes et adolescents de 12 ans et plus
L’efficacité et l’innocuité de Xolair ont été évaluées lors de quatre essais cliniques multicentriques randomisés, à double insu et contrôlés par placebo (études 1, 2, 3 et 4). Des données supplémentaires provenant de deux essais contrôlés ouverts chez des patients atteints d’asthme allergique modéré ou sévère (études 5 et 6) ont été également incluses. Le dosage de Xolair a été basé sur le poids et la concentration initiale en IgE total sérique.
Les études 1 et 2, ayant été conçues de manière similaire, sont présentées ensemble. Les deux études ont recruté 1071 patients atopiques de 12 à 76 ans présentant un asthme persistant modéré ou sévère (critères de la « National Heart, Lung, and Blood Institute » NHLBI) depuis au moins un an avec un test cutané positif à un pneumallergène apériodique. Tous les sujets étaient non-fumeurs et devaient prendre quotidiennement des corticostéroïdes pour inhalation (dipropionate de béclométhasone) à raison de 420 à 1008 microgrammes par jour, ainsi qu’un β2-agoniste au besoin (maximum de 8 inhalations par jour).
Les études 1 et 2 ont eu pour but d’évaluer le nombre de crises d’asthme. Au criblage, les patients des études 1 (n = 525) et 2 (n = 546) avaient un volume expiratoire maximum par seconde (VEMS) entre 40 % et 80 % de la valeur théorique et devaient présenter des symptômes au moment de l’entrée dans l’étude. Dans les critères d’inclusion, les patients devaient montrer une amélioration d’au moins 12 % du VEMS après la prise de β2-agonistes à courte durée d’action, et avoir un traitement en cours avec des corticostéroïdes pour inhalation et des β2-agonistes à courte durée d’action. Les patients recevant d’autres traitements de contrôle ont été exclus ainsi que les fumeurs. Il était interdit de commencer un traitement de contrôle supplémentaire pendant l’étude.
Chaque étude comprenait une période de pré randomisation afin d’atteindre une conversion stable à un corticostéroïde pour inhalation usuel (dipropionate de béclométhasone), suivie de la randomisation à Xolair ou placebo. Dans les deux études, les patients ont reçu Xolair pendant 16 semaines avec la même dose de corticostéroïdes pour inhalation à moins qu’une crise n’ait imposé une augmentation de cette dose. Ensuite les patients entraient dans une phase de 12 semaines de réduction des corticostéroïdes pour inhalation, réduction qui s’est faite par paliers.
Enfants de 6 à < 12 ans
Les données sur l’innocuité et l’efficacité de Xolair chez les enfants de 6 à < 12 ans atteints d’asthme modéré à grave sont tirées de 2 études, dont un essai multicentrique comparatif avec placebo, mené à double insu après répartition aléatoire (étude 7) et un essai complémentaire (étude 8).
14.1.2 Rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
L’efficacité et l’innocuité de Xolair ont été évaluées dans le cadre de deux études cliniques multicentriques menées à double insu, avec répartition aléatoire et contrôle placebo (études POLYP 1 et POLYP 2) chez des patients atteints de rhinosinusite chronique accompagnée de polypose nasale (RSC-PN). Pendant toute la durée de l’étude, tous les patients ont également pris de la mométasone par voie intranasale comme traitement de fond. Il n’était pas nécessaire que les patients aient subi une intervention chirurgicale naso-sinusale ou aient suivi une corticothérapie à action générale pour être admis à ces études. Les patients ont reçu Xolair ou le placebo pendant 24 semaines. Les paramètres d’évaluation principaux étaient la variation du score de polypose nasale (SPN) bilatéral et le score de congestion nasale (SCN) quotidien moyen entre le début et la 24e semaine de l’étude. Le SPN a été mesuré par endoscopie; un score de 1 à 4 a été attribué à chaque narine (le SPN total allait de 0 [meilleur résultat] à 8 [pire résultat]). La congestion nasale a été évaluée d’après le SCN quotidien (extrêmes : 0 [meilleur résultat] et 3 [pire résultat]). Pour être admis dans l’étude, les patients devaient afficher avant la répartition aléatoire un SPN minimal de 5 et un SCN hebdomadaire supérieur à 1 en moyenne, malgré l’utilisation de mométasone par voie nasale.
Tableau 10 - Méthodologie des essais cliniques sur la RSC-PN et caractéristiques démographiques des patients ayant participé à ces essais
No de l’étude | Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (extrêmes) | Sexe |
| GA39688 (POLYP 1) | Essai à répartition aléatoire, double insu, contrôle par placebo et groupes parallèles, mené auprès d’adultes atteints de RSC-PN | Omalizumab par voie s.-c. à des doses allant de 150 mg toutes les 4 semaines à 600 mg toutes les 2 semaines, selon les recommandations posologiques en cas de polypose nasale Placebo par voie s.-c. 24 semaines | Omalizumab: 72 Placebo: 66 Total: 138 | 51,0 ans (19 et 74 ans) | H: 63.8% F: 36.2% |
| GA39855 (POLYP 2) | Essai à répartition aléatoire, double insu, contrôle par placebo et groupes parallèles, mené auprès d’adultes atteints de RSC-PN | Omalizumab par voie s.-c. à des doses allant de 150 mg toutes les 4 semaines à 600 mg toutes les 2 semaines, selon les recommandations posologiques en cas de polypose nasale Placebo par voie s.-c. 24 semaines | Omalizumab: 62 Placebo: 65 Total: 127 | 50,1 ans (18 et 75 ans) | H : 65.4% F : 34.6% |
RSC-PN = rhinosinusite chronique accompagnée de polypose nasale; s.-c. = sous-cutanée
Les caractéristiques des patients étaient semblables dans les deux essais : 64,5 % des participants étaient des hommes, l’âge moyen était de 50,6 ans (15,1 % des patients avaient 65 ans ou plus) et 97,0 % étaient de race blanche; le poids corporel moyen était de 80,3 kg et la concentration moyenne initiale des IgE totales était de 175,0 UI/mL (extrêmes : 30,0 et 1041,6 UI/mL). Au total, 94,3% des patients prenaient en concomitance de la mométasone (un corticostéroïde) par voie intranasale à raison de 400 mcg par jour et 5,7 %, à raison de 200 mcg par jour. Par ailleurs, 57,0 % des patients étaient atteints d’asthme, d’intensité modérée ou grave dans 64,9 % des cas. La RSC-PN avait déjà fait l’objet de traitements chez certains patients. Par exemple, 40,4 % d’entre eux avaient subi une intervention chirurgicale naso-sinusale et 22,3 % avaient pris des corticostéroïdes à action générale dans l’année précédant leur recrutement à l’étude.
14.1.3 Urticaire chronique idiopathique (UCI)
Le programme de développement clinique de phase III portant sur l’urticaire chronique idiopathique (également nommée « urticaire chronique spontanée », ou UCS, dans certaines études) comportait deux études multicentriques à double insu, contrôlées par placebo, avec répartition aléatoire et groupes parallèles : ASTERIA I (Q4881g) et ASTERIA II (Q4882g). Les études ASTERIA I et ASTERIA II avaient pour but d’évaluer l’efficacité et l’innocuité de XOLAIR administré à raison de 75 mg, 150 mg ou 300 mg toutes les 4 semaines durant 24 semaines (ASTERIA I) et 12 semaines (ASTERIA II), puis au cours d’une période de suivi sans traitement de 16 semaines, chez des patients âgés de 12 à 75 ans atteints d’UCI réfractaire au traitement par un antihistaminique H1 utilisé conformément à la posologie approuvée.
La gravité de la maladie a été mesurée à partir d’un score hebdomadaire d’activité de l’urticaire (score UAS7 allant de 0 à 42), composé du score hebdomadaire d’intensité des démangeaisons (de 0 à 21) et du score hebdomadaire du nombre de plaques d’urticaire (de 0 à 21). Dans les deux études, le paramètre d’évaluation principal était la variation du score hebdomadaire d’intensité des démangeaisons entre le début et la 12e semaine de l’étude.
14.2 Résultats de l’étude
14.2.1 Asthme
Adultes et adolescents de 12 ans et plus
Lors des études 1 et 2, la répartition du nombre de crises d’asthme par patient dans chaque groupe a été analysée séparément pour la période de corticothérapie à doses fixes et la période de réduction de la dose de corticostéroïdes. Le nombre de crises a été diminué chez les patients traités par Xolair par rapport à ceux sous placebo. (Tableau 11).
Tableau 11 - Fréquence des crises d’asthme par patient dans les études 1 et 2
| Phase de corticothérapie à doses fixes (16 semaines) | ||||||
| Étude 1 | Étude 2 | Études combinées 1 et 2 | ||||
| Crises par patient | Xolair N = 268 (%) | Placebo N = 257 (%) | Xolair N = 274 (%) | Placebo N = 272 (%) | Xolair N = 542 (%) | Placebo N = 529 (%) |
| ≥ 1 | 14,6 | 23,3 | 12,8 | 30,5 | 13,7 | 26,9 |
| Valeur de p | 0,006† | < 0,001† | < 0,001† | |||
Nombre moyen de crises d’asthme par patient | 0,28 | 0,54 | 0,28 | 0,66 | 0,28 | 0,6 |
| Phase de réduction de la dose de corticostéroïdes (12 semaines) | ||||||
| Étude 1 | Étude 2 | Études combinées 1 et 2 | ||||
| Phase de corticothérapie à doses fixes (16 semaines) | ||||||
| Crises par patient | Xolair N = 268 (%) | Placebo N = 257 (%) | Xolair N = 274 (%) | Placebo N = 272 (%) | Xolair N = 542 (%) | Placebo N = 529 (%) |
| ≥ 1 | 21,3 | 32,3 | 15,7 | 29,8 | 18,5 | 31 |
| Valeur de p | 0,003† | < 0,001† | < 0,001† | |||
Nombre moyen de crises d’asthme par patient | 0,39 | 0,66 | 0,36 | 0,75 | 0,38 | 0,71 |
†Épreuve de van Elteren
Dans les deux études, Xolair a été supérieur au placebo pour ce qui est du paramètre primaire, soit le nombre de crises d’asthme (se définissant comme une aggravation de l’asthme nécessitant le recours à des corticostéroïdes par voie intraveineuse, ou une dose de corticostéroïdes pour inhalation 2 fois plus élevée qu’au départ). L’analyse du nombre de crises a avantagé Xolair par rapport au placebo pendant les périodes de corticothérapie à doses fixes et de réduction de la dose de corticostéroïdes tel que montré dans le tableau ci-dessus.
Lors des phases de prolongation des deux études, allant jusqu’à un an de traitement en double insu, la réduction de la fréquence du nombre de crises d’asthme a été maintenue chez les patients sous omalizumab comparativement à ceux sous placebo.
Par ailleurs, la supériorité de Xolair sur le placebo était statistiquement significative pour ce qui est du pourcentage de réduction de la dose de dipropionate de béclométhasone en inhalation et de la fréquence d’emploi d’un médicament de secours, comme l’indiquent les résultats reproduits au Tableau 12.
Tableau 12 – Nombre d’inhalations d’un médicament de secours (période de
corticothérapie à doses fixes) et diminution relative de l’emploi de corticostéroïdes (période de réduction de la dose de corticostéroïdes)
| Étude 1 | Étude 2 | ||||||||
| Variable | Xolair (N = 268) | Placebo (N = 257) | Xolair (N = 274) | Placebo (N = 272) | |||||
| Période de corticothérapie à doses fixes | |||||||||
| Nbre médian d’inhalations par jour d’un médicament de secours et valeur de p | 3,18 3,71 p = 0,029 | 2,0 3,67 p < 0,001 | |||||||
| Période de réduction de la dose de corticostéroïdes | |||||||||
| Réduction absolue médiane | 420 mcg | 336 mcg | 500 mcg | 300 mcg | |||||
| % relatif médian de réduction et valeur de p | 75 % 50 % p < 0,001 | 83 % 50 % p < 0,001 | ||
| % de patients avec une réduction de 100 % | 40 | 19 | 43 | 20 |
Les résultats obtenus durant la période de corticothérapie à doses fixes de l’étude 2 et les périodes de réduction de la dose de corticostéroïdes des études 1 et 2 étaient similaires à ceux reproduits au Tableau 13.
Tableau 13 – Symptômes d’asthme et fonction pulmonaire durant la période de
corticothérapie à doses fixes de l’étude 1
Xolair N = 268a | Placebo N = 257a | |||
| Paramètre d’évaluation | Valeurs initiales moyennes | Variation médiane (après 16 sem.) par rapport aux valeurs initiales | Valeurs initiales moyennes | Variation médiane (après 16 sem.) par rapport aux valeurs initiales |
Score total des symptômes de l’asthme | 4,3 |
| 4,2 |
|
| Score de l’asthme nocturne | 1,2 |
| 1,1 |
|
| Score de l’asthme diurne | 2,3 |
| 2,3 |
|
| %VEMS théorique | 68 | 3b | 68 | 0b |
Échelle d’évaluation des symptômes d’asthme : score total allant de 0 (minime) à 9 (extrême); scores de l’asthme nocturne et diurne variant de 0 (minime) à 4 (extrême).
a Le nombre de patients disponibles aux fins d’analyse variait de 25 à 258 dans le groupe Xolair et de 238 à 239 dans le groupe placebo.
b Comparaison entre Xolair et le placebo (p < 0,05).
Dans les études pivots (études 1 et 2), l’administration de Xolair s’est traduite par une réduction substantielle (par 6) du nombre d’hospitalisations pour des crises d’asthme (13 contre 2 dans les études pivots combinées) et du nombre d’abandons prématurés [60 (11,1 %) contre 108 (20,4 %)] ou imputables à un effet thérapeutique insatisfaisant [5 (0,9 %) contre 26 (4,9 %)].
Dans les études 1 et 2, des améliorations cliniquement significatives de la qualité de vie liée à l’asthme, mesurées par le questionnaire validé de Juniper, ont été démontrées dans le groupe Xolair à la fin des 28 semaines d’étude principale par comparaison au groupe placebo (différence avec une valeur de p ≤ 0,001 pour les études 1 et 2). La proportion de patients atteignant une amélioration cliniquement significative de la qualité de vie (c’est-à-dire montrant une augmentation ≥ 0,5 unité sur les 28 semaines d’étude principale) était de 69 % dans le groupe Xolair comparativement à 55 % dans le groupe placebo pour l’étude 1, et 67 % dans le groupe Xolair comparativement à 57 % dans le groupe placebo pour l’étude 2 (p < 0,05; test de Chi carré fait séparément pour chaque étude).
Lors de l’étude 3, l’innocuité d’omalizumab, ainsi que son effet permettant l’épargne de corticostéroïdes, ont été démontrés chez 246 patients présentant un asthme allergique sévère nécessitant un traitement quotidien de corticostéroïdes pour inhalation à forte dose (fluticasone ≥ 1000 microgrammes par jour) et d’autres médications concomitantes pour l’asthme dont les β2-agonistes à longue durée d’action. Deux cent quarante-six patients ont été traités avec des doses élevées de corticostéroïdes pour inhalation et 95 ont été traités avec des doses élevées de corticostéroïdes pour inhalation et oraux. L’étude comprenait une phase stable de 16 semaines de corticostéroïdes avec prise additionnelle de la médication à l’étude, suivie d’une phase de réduction des corticostéroïdes de 16 semaines. L’étude 3 a été spécifiquement conçue afin d’évaluer les effets d’épargne des corticostéroïdes plutôt que l’effet sur les crises d’asthme. L’efficacité a été mesurée par la diminution de l’utilisation des corticostéroïdes pour inhalation dans la sous-population des 246 patients traités par de fortes doses de ces corticostéroïdes.
Le pourcentage de réduction de la dose de corticostéroïdes inhalés à la fin de la phase de traitement a été significativement plus grand chez les patients sous omalizumab par rapport aux patients sous placebo (moyenne de 60 % contre 50 %, p = 0,003). La proportion de patients sous omalizumab qui ont pu diminuer leur dose de fluticasone d’au moins 50 % était de 73,83 % contre 50,8 % dans le groupe placebo (p > 0,001).
Lors de l’étude 4, l’innocuité et l’efficacité d’omalizumab ont été démontrées chez 405 patients âgés de 12 à 75 ans présentant un asthme allergique et une rhinite allergique apériodique en comorbidité. Les patients admissibles avaient de l’asthme allergique symptomatique et une rhinite allergique apériodique associée. Les patients ont été traités par l’omalizumab ou un placebo pendant 28 semaines en tant que traitement adjuvant au budésonide en Turbuhaler (à raison de 400 microgrammes ou plus). Des β2-agonistes inhalés à longue durée d’action (39 %) et des corticostéroïdes par voie nasale (17 %) étaient autorisés.
Les paramètres primaires pour l’étude 4 étaient l’incidence des crises d’asthme (aggravation de l’asthme nécessitant le recours à des corticostéroïdes par voie intraveineuse, ou une dose de budésonide pour inhalation 2 fois plus élevée qu’au départ) et la proportion de patients dans chaque groupe atteignant une amélioration ≥ 1,0 par rapport à la valeur de départ pour l’évaluation spécifique de la qualité de vie liée à l’asthme et à la rhinite (évaluation de la qualité de vie Juniper), et ce, à la fin de la phase de traitement. Les résultats sont présentés dans le Tableau 14.
Les patients traités par l’omalizumab ont eu une incidence significativement moins élevée de crises d’asthme par rapport aux patients sous placebo (20,6 % omalizumab contre 30,1 % placebo, p = 0,02). De plus, il y a eu une proportion significativement plus élevée de patients traités par l’omalizumab qui ont vu leur état s’améliorer d’au moins 1,0 point d’après l’évaluation spécifique de la qualité de vie liée à l’asthme et à la rhinite (57,7 % omalizumab contre 40,6 % placebo, p < 0,001).
La réduction du nombre de crises et l’amélioration de la qualité de vie chez les patients sous omalizumab ont été observées dans le cadre d’améliorations statistiquement significatives, comparativement au placebo, des symptômes d’asthme et de rhinite ensemble ainsi que de la fonction pulmonaire.
Tableau 14 – Crises d’asthme et qualité de vie lors de l’étude 4
| Paramètre d’efficacité principal | Omalizumab N = 209 n (%) | Placebo N = 196 n (%) | Valeur de p |
| Nombre de crises d’asthme |
| 0 | 166 (79,4) | 137 (69,9) | |
| ≥ 1 | 43 (20,6) | 59 (30,1) | 0,0200 |
| Questionnaires sur la qualité de vie liée à l’asthme (Juniper) et à la rhinite | |||
| Répondeurs | 120 (57,7) | 78 (40,6) | |
| Réfractaires | 88 (42,3) | 114 (59,4) | 0,0005 |
| Perdus de vue | 1 | 4 | |
| Répondeurs = amélioration ≥ 1,0 aux questionnaires sur la qualité de vie liée à l’asthme (Juniper) et à la rhinite | |||
Au cours de l’étude 4, une amélioration significative par rapport aux valeurs initiales a été observée chez les patients traités par Xolair, par comparaison avec le groupe placebo, dans l’ensemble des 7 sphères évaluées par le questionnaire sur la qualité de vie liée à la rhinite. Lors de l’évaluation, une amélioration significative de la qualité de vie globale a également été notée chez les patients ayant reçu Xolair, comparativement aux patients du groupe placebo.
Les études 5 et 6 étaient des essais ouverts et contrôlés chez des patients atteints d’asthme allergique sévère où l’on a recueilli les données de crises d’asthme. L’étude 5 a été menée sur 52 semaines chez 312 patients adultes et adolescents âgés de 12 à 75 ans avec un asthme allergique mal maîtrisé. L’étude a été conçue au départ en tant qu’étude d’efficacité afin d’évaluer le nombre d’incidents liés à la détérioration de l’asthme se définissant comme une prise d’antibiotiques, une cure de corticostéroïdes oraux, des absences au travail ou à l’école dues à l’asthme, un séjour en hôpital dû à l’asthme, une visite non programmée chez le médecin, et/ou un déplacement aux urgences dû à l’asthme. Les patients ont reçu de l’omalizumab en plus de leur traitement habituel pour l’asthme (la dose moyenne de corticostéroïdes pour inhalation était de 2000 microgrammes par jour, 78 % recevaient un β2-agoniste à longue durée d’action) ou bien uniquement leur traitement habituel. Les patients devaient avoir eu dans l’année précédente au moins une visite à l’hôpital ou aux urgences liée à l’asthme et au moins une cure additionnelle de corticostéroïdes pour inhalation due à l’asthme.
Lors de l’étude 5, le traitement par l’omalizumab a mené à une diminution cliniquement significative de 61 % du taux de crises d’asthme (p < 0,001) par rapport au traitement habituel seul. Cette diminution des crises a été observée dans le cadre d’améliorations statistiquement significatives des symptômes de l’asthme, de la fonction pulmonaire, de l’utilisation d’une médication de secours, et de la qualité de vie.
L’étude 6 a été une étude ouverte afin d’évaluer l’innocuité de l’omalizumab en injection sous-cutanée pendant 24 semaines chez des patients (entre 6 et 75 ans) présentant de façon prédominante un asthme persistant sévère déjà traité par d’autres thérapies (étude ALTO). Les patients éligibles avaient un asthme modéré ou sévère et étaient, depuis au moins 30 jours précédant le criblage, sous traitement de corticostéroïdes pour inhalation à doses quotidiennes modérées et/ou de corticostéroïdes oraux à doses quotidiennes stables avec en plus l’un des traitements suivants : β2-agoniste à longue durée d’action (salmétérol), antagonistes des récepteurs des leucotriènes, des dérivés de la xanthine, ou du cromoglycate de sodium. Les patients ont été randomisés (à un ratio 2 :1) au groupe de traitement ou au groupe de contrôle. Le traitement a été donné en combinaison avec le traitement en cours pour l’asthme.
Un total de 1899 patients a été randomisé et traité durant l’étude, dont 1262 sous omalizumab et 637 patients de contrôle. Même si l’étude a été menée dans le but d’évaluer la sécurité, l’efficacité a été également évaluée par la mesure de l’incidence de crises d’asthme (telles que définies par le protocole) pendant la phase de traitement ainsi que des symptômes nocturnes tels que mesurés selon Mitchell et al. (1997) « the modified Inner city Asthma study morbidity asssessments » (évaluation de la morbidité lors d’une étude sur l’asthme en milieu urbain). Les patients traités par l’omalizumab ont eu, comparativement au groupe témoin, un nombre de 21 % de moins de crises d’asthme telles que définies par le protocole (IC à 95 % : 0,062, 0,99), 35 % de moins de crises d’asthme menant à des hospitalisations (IC à 95 % : 0,34, 1,22), 21 % de moins de crises d’asthme menant à un déplacement aux urgences (IC à 95 % : 0,43, 1,54) et 20 % de moins de crises d’asthme menant à une visite médicale d’urgence (IC à 95 % : 0,62, 1,03). Les patients sous omalizumab ont eu des diminutions statistiquement significatives de leurs symptômes nocturnes liés à l’asthme (p < 0,001 aux semaines 4, 12 et 24) ainsi que des symptômes liés à l’asthme en général (p < 0,05), par rapport au groupe témoin.
Tout au long du programme de développement clinique, toutes les études exigeaient que les patients soient traités avec des corticostéroïdes pour inhalation à l’entrée. De plus, plusieurs essais cliniques (4, 5, 6) ont évalué l’innocuité et l’efficacité de Xolair lorsque administré en même temps que d’autres médicaments couramment utilisés pour traiter l’asthme (dont les corticostéroïdes inhalés et oraux, les β2-agonistes inhalés à courte ou longue durée d’action, les médicaments agissant sur les leucotriènes, les théophyllines et les antihistaminiques oraux). Il n’y a eu aucune indication d’une altération causée par l’ajout de Xolair sur le profil sécuritaire de ces autres médications couramment utilisées dans l’asthme. Les données disponibles sur l’utilisation de Xolair en combinaison avec une immunothérapie spécifique (traitement d’hyposensibilisation) sont limitées.
Une régression de Poisson a été utilisée afin d’étudier l’effet du traitement par l’omalizumab sur les taux de crises d’asthme chez les patients qui reçoivent conjointement des β2-agonistes à longue durée d’action, comparativement à ceux qui n’en reçoivent pas (Tableau 15). Aucune de ces études n’a été conçue pour évaluer séparément les sous-populations avec et sans prise de β2-agonistes à longue durée d’action ni pour faire des comparaisons directes. Néanmoins, un bienfait numérique constant a été observé chez les patients sous omalizumab contre placebo lors de ces analyses.
Tableau 15 – Crises d’asthme cliniquement significatives sous Xolair contre placebo chez les patients prenant ou pas des β2-agonistes à longue durée d’action (β2-agonistes LA)*
Prise de β2- agonistes LA | Traitement | n | Nombre sans crises | Nombre présentant une crise ou plus | Taux par période | Ratio des taux (IC de 95%) |
| Étude 4 (28 semaines) | ||||||
| Oui | Xolair | 86 | 68 | 18 | 0,35 | 0,615 (0,325, 1,163) |
| Placebo | 71 | 46 | 25 | 0,58 | ||
| Non | Xolair | 123 | 98 | 25 | 0,25 | 0,621 (0,364, 1,062) |
| Placebo | 125 | 91 | 34 | 0,40 | ||
| Étude 5 (52 semaines) | ||||||
| Oui | Xolair | 167 | 78 | 89 | 1,05 | 0,425 (0,310, 0,582) |
| Contrôle | 84 | 20 | 64 | 2,47 | ||
| Non | Xolair | 39 | 24 | 15 | 0,67 | 0,272 (0,115, 0,641) |
| Contrôle | 22 | 8 | 14 | 2,47 | ||
| Étude 6 (âge ≥ 12 ans, 24 semaines) | ||||||
| Oui | Xolair | 994 | 681 | 343 | 0,48 | 0,863 (0,707, 1,052) |
| Contrôle | 500 | 325 | 175 | 0,55 | ||
| Non | Xolair | 175 | 109 | 66 | 0,42 | 0,747 (0,459, 1,218) |
| Contrôle | 91 | 59 | 32 | 0,56 | ||
*Basé sur des modèles de Poisson comprenant des termes pour l’utilisation de β2-agonistes LA.
Incidence générale de Xolair sur la qualité de vie
A l’exception de l’étude 6 qui n’a pas mesuré la qualité de vie, toutes les études (1 à 5) ont fait une collecte prospective de données sur la qualité de vie des patients asthmatiques par le biais du questionnaire de Juniper validé. L’influence de Xolair s’est révélée supérieure à celle du placebo sur la qualité de vie liée à l’asthme, et ce, de façon significative tant du point de vue statistique que clinique. Une amélioration a été observée dans l’ensemble des quatre sphères mesurées par le questionnaire sur la qualité de vie liée à l’asthme, à savoir les activités, les symptômes, le fonctionnement émotionnel et l’exposition environnementale, ainsi qu’au chapitre du score global. Un résumé sur la proportion de patients atteignant une amélioration cliniquement significative dans le questionnaire est présenté dans le Tableau 16 suivant.
Tableau 16 – Améliorations cliniquement significatives de la qualité de vie (modification de ≥ 0,5 par rapport au départ dans le questionnaire de
Juniper)
| Étude | Omalizumab % | Placebo/Contrôle % | Valeur de p |
| 1 (28 semaines) | 66 | 55 | < 0,05 |
| 2 (28 semaines) | 67 | 57 | < 0,05 |
| 3 (32 semaines) | 52,3 | 35,7 | 0,004 |
| 4 (28 semaines) | 78,8 | 69,8 | 0,002 |
| 5 (32 semaines) | 71,8 | 43,2 | < 0,001 |
Enfants de 6 à < 12 ans
Les données sur l’innocuité et l’efficacité de Xolair chez les enfants de 6 à < 12 ans atteints d’asthme modéré à grave sont tirées de 2 études, dont un essai multicentrique comparatif avec placebo, mené à double insu après répartition aléatoire (étude 7) et un essai complémentaire (étude 8).
Étude 7 (étude IA05)
L’étude 7, d’une durée de 52 semaines, a évalué l’innocuité et l’efficacité de Xolair en tant qu’adjuvant chez 628 enfants de 6 à < 12 ans dont l’asthme modéré à grave n’était pas maîtrisé de façon satisfaisante au moyen de corticostéroïdes pour inhalation (CSI; propionate de fluticasone en inhalateur de poudre sèche à ≥ 200 mcg/jour ou l’équivalent), avec ou sans la prise d’autres médicaments antiasthmatiques. Les critères d’admissibilité étaient les suivants : diagnostic d’asthme remontant à > 1 an, résultat positif à un test cutané après l’exposition à au moins un pneumallergène apériodique et antécédents de manifestations cliniques telles que symptômes diurnes et/ou nocturnes et crises d’asthme au cours de l’année précédant l’admission à l’étude. Pour être admissibles, les patients devaient également montrer une amélioration d’au moins 12 % du VEMS après la prise de β2-agonistes à courte durée d’action.
Cette étude comprenait une période de pré-randomisation destinée à stabiliser et à optimiser la conversion à un CSI usuel (propionate de fluticasone en inhalateur de poudre sèche), suivie de la randomisation à Xolair ou au placebo. À la suite de la période de pré-randomisation, la dose moyenne de corticostéroïdes inhalés était de 515,1 mcg/jour (extrêmes de 119 et 1880 mcg/jour).
Durant les 24 premières semaines du traitement, les patients ont continué de recevoir la dose de CSI qu’ils prenaient au départ. Pendant les 28 semaines suivantes, cette dose pouvait être modifiée conformément aux lignes directrices du NHLBI (National Heart, Lung, and Blood Institute).
Le paramètre d’efficacité principal était la fréquence, au cours des 24 semaines de traitement par CSI à dose fixe, des crises d’asthme significatives sur le plan clinique (aggravation des symptômes d’asthme jugée cliniquement significative par l’investigateur, nécessitant le recours à une dose de CSI 2 fois plus élevée qu’au départ pendant au moins 3 jours et/ou à une corticothérapie générale de secours par voie orale ou i.v. pendant au moins 3 jours). Les résultats relatifs à la fréquence des crises d’asthme significatives sur le plan clinique au cours de la période de traitement initiale de 24 semaines par CSI à dose fixe et de la période entière de traitement à double insu, d’une durée de 52 semaines, sont présentés au Tableau 17.
Tableau 17 – Crises d’asthme significatives sur le plan clinique survenues au cours des 24 semaines de traitement par CSI à dose fixe et des 52 semaines de la période de traitement à double insu
Omalizumab N = 421 | Placebo N = 206 | |
| Période de 24 semaines de traitement par CSI à dose fixe | ||
| Fréquence de CA significatives sur le plan clinique au cours de la période de 24 semaines de traitement par CSI à dose fixe | 0,38 | 0,58 |
| Rapport des taux (omalizumab/placebo)* | 0,66 | |
| Intervalle de confiance à 95 % | (0,53, 0,88) | |
| Valeur de p | 0,004 | |
| Période de 52 semaines de traitement à double insuA | ||
| Fréquence de CA significatives sur le plan clinique au cours de la période de 52 semaines de traitement | 0,68 | 1,26 |
| Rapport des taux (omalizumab/placebo)* | 0,54 | |
| Intervalle de confiance à 95 % | (0,42, 0,70) | |
| Valeur de p | < 0,001 | |
CA : crise d’asthme (d’après les événements observés)
*Régression de Poisson comprenant les termes de traitement, du pays, du schéma posologique et des antécédents de crises d’asthme
APhase de 24 semaines de traitement par CSI à dose fixe + phase de 28 semaines de traitement par CSI à dose ajustable
Antiasthmatiques employés au départ, en plus des CSI :
- Bêta-agonistes à courte durée d’action : 87,2 %, omalizumab vs 87,9 %, placebo
- Bêta-agonistes inhalés à longue durée d’action : 65,8 %, omalizumab vs 70,5 %, placebo
- Anti-leucotriènes : 38,7 %, omalizumab vs 32,4 %, placebo
- Corticostéroïdes d’entretien par voie orale : 1,9 %, omalizumab vs 0 %, placebo
- Théophylline : 0,2 %, omalizumab vs 0 %, placebo
On n’a observé aucune différence significative en ce qui a trait à d’autres paramètres d’efficacité, tels que le score des symptômes nocturnes, l’utilisation de bêta-agonistes de secours, le score de la qualité de vie, le score total des symptômes d’asthme et la mesure du débit aérien (VEMS), chez les patients traités par Xolair comparativement à ceux qui ont reçu le placebo.
Étude 8 (étude 010)
L’étude 8, contrôlée par placebo et menée à double insu après répartition aléatoire durant 28 semaines, visait essentiellement à évaluer l’innocuité du traitement chez 334 enfants. Parmi les patients soumis à la répartition aléatoire, 298 étaient âgés de 6 à < 12 ans et atteints d’asthme modéré à grave bien maîtrisé à l’aide d’un CSI (dipropionate de béclométhasone à 168-420 mcg/jour). Au cours des 16 premières semaines du traitement, les patients ont continué de recevoir la dose de CSI qu’ils prenaient au départ; cette dose a été réduite au cours des 12 semaines suivantes.
Bien que cette étude ait eu pour principal objectif d’évaluer l’innocuité et la tolérabilité de Xolair comparativement au placebo (voir la rubrique 8 EFFETS INDÉSIRABLES), les crises d’asthme significatives sur le plan clinique ont constitué un paramètre d’évaluation exploratoire. Au cours de la période de traitement par CSI à dose fixe de 16 semaines, la fréquence de crises d’asthme significatives sur le plan clinique a été de 0,14 chez les patients traités par Xolair, comparativement à 0,25 chez ceux qui ont reçu le placebo. Au cours de la période de traitement de 28 semaines, la fréquence de crises d’asthme significatives sur le plan clinique a été de 0,32 chez les patients traités par Xolair, comparativement à 0,66 chez ceux qui ont reçu le placebo.
14.2.2 Rhinosinusite chronique accompagnée de polypose nasale (RSC-PN)
Les résultats relatifs aux paramètres d’évaluation principaux et secondaires sont présentés au Tableau
18.
Tableau 18 – Résultats relatifs aux paramètres d’évaluation principaux et secondaires des essais sur le traitement de la RSC-PN
| Étude POLYP 1 | Étude POLYP 2 | |||
| Placebo | Xolair | Placebo | Xolair | |
| N | 66 | 72 | 65 | 62 |
| Paramètres d’évaluation principaux : | ||||
| Score de polypose nasale (SPN) à la semaine 24 | ||||
| Score initial moyen | 6,32 | 6,19 | 6,09 | 6,44 |
| Variation moyenne (MC) à la semaine 24 | 0,06 | -1,08 | -0,31 | -0,90 |
| Différence entre les traitements (IC à 95 %) | -1,14 (-1,59 à -0,69)* | -0,59 (-1,05 à -0,12)* | ||
| Score de congestion nasale quotidien moyen sur 7 jours (SCN) à la semaine 24 | ||||
| Score initial moyen | 2,46 | 2,40 | 2,29 | 2,26 |
| Variation moyenne (MC) à la semaine 24 | -0,35 | -0,89 | -0,20 | -0,70 |
| Différence entre les traitements (IC à 95 %) | -0,55 (-0,84 à -0,25)* | -0,50 (-0,80 à -0,19)* | ||
| Paramètres d’évaluation secondaires : | ||||
| Score d’évaluation de l’olfaction quotidien moyen | ||||
| Score initial moyen | 2,8 | 2,6 | 2,8 | 2,6 |
| Variation moyenne (MC) à la semaine 24 | -0,23 | -0,56 | -0,13 | -0,58 |
| Score au questionnaire SNOT-22 à la semaine 24 | ||||
| Score initial moyen | 60,5 | 59,8 | 59,8 | 59,2 |
| Variation moyenne (MC) à la semaine 24 | -8,58 | -24,70 | -6,55 | -21,59 |
Abréviations : IC = intervalle de confiance; MC = moindres carrés; N = nombre total de patients dans l’ensemble d’analyse intégral (qui comprend tous les patients répartis aléatoirement, groupés en fonction du traitement qui leur a été attribué au moment de la répartition aléatoire); SNOT-22 = Sino-Nasal Outcome Test 22 Questionnaire.
Les valeurs manquantes à la date de l’événement intercurrent (nécessité d’un traitement ou d’une intervention chirurgicale de secours; arrêt prématuré du traitement en raison de la progression de la maladie, d’un effet indésirable ou d’une perte d’efficacité) ou à une date ultérieure ont été remplacées respectivement par les pires scores SPN et SCN quotidien observés avant l’événement intercurrent.
*Les IC à 95 % relatifs aux comparaisons entre groupes ont été obtenus à partir d’un modèle mixte à mesures répétées (MMMR).
Une méthode d’analyse statistique hiérarchique a été utilisée afin de limiter l’erreur de type I au seuil de 0,05 dans chaque étude.
Un des principaux paramètres d’évaluation secondaires était la variation du score total des symptômes nasaux (STSN) entre le début et la 24e semaine de l’étude. Le STSN rapporté par les patients correspondait à la somme des scores quotidiens obtenus pour quatre symptômes de poids égal : la congestion nasale, l’olfaction, la rhinorrhée postérieure et la rhinorrhée antérieure. Il pouvait aller de 0 [meilleur résultat] à 12 [pire résultat]. La différence moyenne calculée par la méthode des moindres carrés pour la variation du STSN dans le groupe traité par Xolair entre le début et la 24e semaine s’est chiffrée à -1,91 point (IC à 95 % : de -2,85 à -0,96) pendant l’étude POLYP 1 et à -2,09 points (IC à 95 % : de -3,00 à -1,18) pendant l’étude POLYP 2.
Le score UPSIT (University of Pennsylvania Smell Identification Test) quotidien moyen se situait entre 0 [meilleur résultat] et 40 [pire résultat]. Comparativement au groupe témoin, la différence moyenne calculée par la méthode des moindres carrés pour la variation du score UPSIT obtenu entre le début et la 24e semaine chez les sujets traités par Xolair s’est chiffrée à 3,81 points (IC à 95 % : de 1,38 à 6,24) pendant l’étude POLYP 1 et à 3,86 points (IC à 95 % : de 1,57 à 6,15) pendant l’étude POLYP 2.
14.2.3 Urticaire chronique idiopathique (UCI)
Au départ, il y avait équilibre entre les groupes de traitement pour ce qui est des scores hebdomadaires moyens d’intensité des démangeaisons, qui se situaient entre 13,7 et 14,5 malgré la prise d’un antihistaminique H1 à la dose recommandée.
Lors des études ASTERIA I et ASTERIA II, les patients traités par Xolair à 150 ou à 300 mg ont vu leurs scores hebdomadaires d’intensité des démangeaisons et du nombre de plaques d’urticaire diminuer davantage que les patients sous placebo entre le début et la 12e semaine de l’étude (Tableaux 19 et 20). À la dose de 75 mg, l’efficacité du traitement ne s’est pas révélée constante, de sorte que cette dose n’est pas considérée efficace.
Tableau 19 – Résumé des résultats cliniques observés à la 12e semaine de l’étude ASTERIA I (population en IDTm) ¥
| Xolair 75 mg | Xolair 150 mg | Xolair 300 mg | Placebo |
| (n = 77) | (n = 80) | (n =81) | (n = 80) | |
Score hebdomadaire d’intensité des démangeaisonsa Score initial moyen (écart-type) Variation moyenne à la 12e semaine (écart-type) Différence entre les traitements (moyenne des moindres carrés*) par rapport au placebo IC à 95 % de la différence (moyenne des moindres carrés) par rapport au placebo Valeur de p§ | 14,5 (3,6) -6,46 (6,14) -2,96 -4,71, -1,21 0,0010 | 14,1 (3,8) -6,66 (6,28) -2,95 -4,72, -1,18 0,0012 | 14,2 (3,3) -9,40 (5,73) -5,80 -7,49, -4,10 < 0,0001 | 14,4 (3,5) -3,63 (5,22) - - - |
Score hebdomadaire du nombre de plaques d’urticaire Score initial moyen (écart-type) Variation moyenne à la 12e semaine (écart-type) | 17,2 (4,2) -7,36 (7,52) | 16,2 (4,6) -7,78 (7,08) | 17,1 (3,8) -11,35 (7,25) | 16,7 (4,4) -4,37 (6,60) |
Proportion de patients ayant un score UAS7 ≤ 6 à la 12e semaine n (%) | 20 (26,0%) | 32 (40,0 %) | 42 (51,9 %) | 9 (11,3 %) |
| Proportion de patients ayant un score UAS7 = 0 (absence de démangeaisons et de plaques d’urticaire) à la 12e semaine n (%) | 9 (11,7 %) | 12 (15,0 %) | 29 (35,8 %) | 7 (8,8 %) |
¥ Population en intention de traiter modifiée (IDTm) : patients ayant fait l’objet de la répartition aléatoire et ayant reçu au moins une dose de médicament à l’étude.
*La moyenne des moindres carrés a été estimée à l’aide d’un modèle d’analyse de covariance. Les strates étaient le score hebdomadaire d’intensité des démangeaisons mesuré au départ (< 13 ou ≥ 13) et le poids initial (< 80 kg ou ≥ 80 kg). § La valeur de p a été dérivée du test t de l’analyse de covariance.
- La stratégie d’évaluation du paramètre principal était le contrôle du taux global d’erreur de type I de 0,05 aux trois doses d’omalizumab administrées.
- On s’est servi de la méthode RADI (report en aval des données initiales) pour l’imputation des données manquantes dans les paramètres du score hebdomadaire d’intensité des démangeaisons et celui du nombre de plaques d’urticaire à la 12e semaine.
-On a classé les patients dans les catégories « score UAS7 > 6 » ou « non-répondeur » à la 12e semaine s’il leur manquait une valeur pour le score UAS7 à la 12e semaine.
Tableau 20 – Résumé des résultats cliniques observés à la 12e semaine de l’étude ASTERIA II (population en IDTm¥)
Xolair 75 mg (n = 82) | Xolair 150 mg (n = 82) | Xolair 300 mg (n =79) | Placebo (n = 79) | |
Score hebdomadaire d’intensité des démangeaisonsa Score initial moyen (écart-type) Variation moyenne à la 12e semaine (écart-type) Différence entre les traitements (moyenne des moindres carrés*) par rapport au placebo IC à 95 % de la différence (moyenne des moindres carrés) par rapport au placebo Valeur de p§ | 14,0 (3,7) -5,87 (6,45) -0,69 2,54, 1,16 0,4637 | 14,2 (4,1) −8,14 (6,44) −3,04 −4,85, −1,24 0,0011 | 13,7 (3,5) −9,77 (5,95) −4,81 −6,49, −3,13 < 0,0001 | 14,0 (3,4) -5,14 (5,58) - - - |
Score hebdomadaire du nombre de plaques d’urticaire Score initial moyen (écart-type) Variation moyenne à la 12e semaine (écart-type) | 16,8 (4,2) -7,21 (6,96) | 17,1 (4,1) -9,75 (7,28) | 15,8 (4,6) -11,97 (7,58) | 17,0 (4,2) -5,22 (6,56) |
Proportion de patients ayant un score UAS7 ≤ 6 à la 12e semaine n (%) | 22 (26,8 %) | 35 (42,7 %) | 52 (65,8 %) | 15 (19,0 %) |
| Proportion de patients ayant un score UAS7 = 0 (absence de démangeaisons et de plaques d’urticaire) à la 12e semaine n (%) | 13 (15,9 %) | 18 (22,0 %) | 35 (44,3 %) | 4 (5,1 %) |
¥ Population en intention de traiter modifiée (IDTm) : patients ayant fait l’objet de la répartition aléatoire et ayant reçu au moins une dose de médicament à l’étude.
*La moyenne des moindres carrés a été estimée à l’aide d’un modèle d’analyse de covariance. Les strates étaient le score hebdomadaire d’intensité des démangeaisons mesuré au départ (< 13 ou ≥ 13) et le poids initial (< 80 kg ou ≥ 80 kg). § La valeur de p a été dérivée du test t de l’analyse de covariance.
- La stratégie d’évaluation du paramètre principal était le contrôle du taux global d’erreur de type I de 0,05 aux trois doses d’omalizumab administrées.
- On s’est servi de la méthode RADI (report en aval des données initiales) pour l’imputation des données manquantes dans les paramètres du score hebdomadaire d’intensité des démangeaisons et celui du nombre de plaques d’urticaire à la 12e semaine.
-On a classé les patients dans les catégories « score UAS7 > 6 » ou « non-répondeur » à la 12e semaine s’il leur manquait une valeur pour le score UAS7 à la 12e semaine. 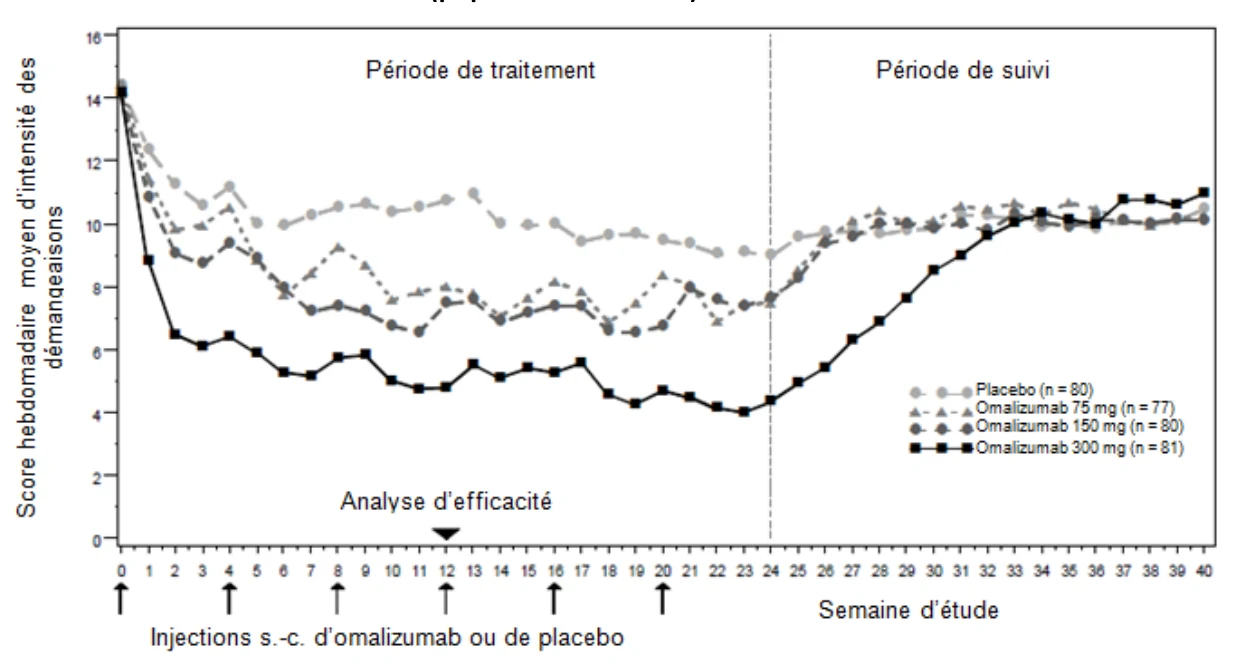
Réponse en fonction du temps
Durant les études ASTERIA I et ASTERIA II, les scores hebdomadaires moyens d’intensité des démangeaisons ont diminué de façon significative dans les deux groupes de traitement, l’effet maximal ayant été observé aux environs de la 12e semaine. Dans les deux études, le score hebdomadaire moyen d’intensité des démangeaisons a augmenté graduellement au cours de la période de suivi sans traitement de 16 semaines, et ce, peu importe laquelle des deux doses avait été administrée. À la fin de la période de suivi, les valeurs moyennes étaient semblables à celles observées dans le groupe placebo, mais inférieures aux valeurs initiales respectives.
Les scores hebdomadaires moyens d’intensité des démangeaisons à chaque semaine d’étude et selon les groupes de traitement sont représentés à la Figure 1. Les résultats représentatifs de l’étude ASTERIA I sont montrés; des résultats semblables ont été observés dans le cadre de l’étude ASTERIA II.
Figure 1 – Score hebdomadaire moyen d’intensité des démangeaisons selon le groupe de traitement durant l’étude ASTERIA I (population en IDTm¥)
¥ Population en intention de traiter modifiée (IDTm) : patients ayant fait l’objet de la répartition aléatoire et ayant reçu au moins une dose de médicament à l’étude.
- On s’est servi de la méthode RADI (report en aval des données initiales) pour l’imputation des données manquantes.
Autres essais cliniques
Un troisième essai, l’étude GLACIAL, a évalué l’innocuité Xolair à 300 mg chez les patients atteints d’UCI réfractaires au traitement par un antihistaminique H1. Ainsi, la baisse moyenne du score hebdomadaire d’intensité des démangeaisons du début à la 12e semaine de l’étude (paramètre principal des études ASTERIA I et ASTERIA II) a été de 4,01 dans le groupe placebo et de 8,55 dans le groupe Xolair. Les autres paramètres d’efficacité évalués au cours de cette étude étaient ceux ayant été utilisés comme paramètres secondaires dans l’étude ASTERIA I. Les différences observées par rapport au placebo étaient de la même ampleur que celles relevées au cours des études ASTERIA I et ASTERIA II.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Une vaste série d’études de toxicologie a été entreprise pour établir le profil d’innocuité non clinique de Xolair.
Étant donné que l’omalizumab ne se lie pas aux IgE de souris, et que les IgE ne sont habituellement pas présentes en concentrations élevées dans le sérum murin, on a choisi la souris pour évaluer la toxicité non spécifique de cet agent à doses élevées. Le recours au macaque a été jugé pertinent aux fins d’évaluation de la toxicité préclinique compte tenu du fait que l’omalizumab possède une affinité pratiquement équivalente pour l’IgE purifiée extraite du sérum de cette espèce (0,19 nM) que pour l’IgE humaine (0,06 nM). De plus, le singe est considéré comme un modèle exagéré d’atopie comparé à l’être humain, puisque les concentrations sériques initiales d’IgE du macaque dépassaient généralement celles que l’on pouvait normalement observer chez les patients atopiques admis aux essais cliniques. Par conséquent, les singes étudiés présentaient des taux de complexes omalizumab:IgE beaucoup plus élevés que ce qu’on pourrait escompter chez un être humain type atteint de rhinite allergique et d’asthme.
Cette vaste série d’études portant sur la toxicité d’une dose unique et de doses multiples a démontré que l’omalizumab n’a pas d’effets indésirables aux concentrations sériques applicables en clinique. À des concentrations sériques suprapharmacologiques consécutives à l’administration de doses pouvant atteindre 250 mg/kg, soit plus de 14 fois la dose maximale recommandée en clinique, l’omalizumab a entraîné une thrombocytopénie et d’autres effets connexes. La concentration sérique nécessaire pour provoquer une chute de 50 % des plaquettes par rapport aux valeurs initiales était environ de 3,7 à 20 fois supérieure aux concentrations sériques anticipées chez les adultes et les adolescents recevant la dose la plus élevée d’omalizumab en clinique. Les jeunes singes ont été plus sensibles aux effets d’origine plaquettaire, comparativement aux singes adultes. Chez les enfants (< 12 ans) prenant part aux études 7 et 8, la concentration minimale médiane d’omalizumab à l’état d’équilibre était inférieure à la concentration-seuil observée chez les jeunes macaques associée à une chute de 50 % des plaquettes, par un facteur de 2,2 (patients dont le taux d’IgE initial était > 700 UI/mL) et de 9,6 (patients dont le taux d’IgE initial était de 30 à 200 UI/mL).
Mis à part les effets d’origine plaquettaire, aucun autre signe de toxicité clinique ou pathologique n’a été noté. De façon plus précise, on n’a observé aucun signe clinique ou histopathologique de toxicité rénale ni signe de réaction anaphylactique générale consécutive à une dégranulation des mastocytes dans quelque étude que ce soit, malgré la présence de complexes omalizumab:IgE chez tous les singes étudiés.
On a montré que l’omalizumab déclenche une réaction immunologique de faible intensité en présence de protéines hétérologues chez certains macaques. Une telle réaction est à prévoir par suite de l’administration de ce type de protéine. Des études de toxicité spéciales ont démontré l’innocuité de l’omalizumab chez un modèle de macaque soumis à un test de provocation allergénique à l’ambroisie. Ces études n’ont révélé aucun signe ni de réactivité croisée entre des tissus humains et des tissus de macaque in vitro, ni d’hémolyse d’érythrocytes humains et simiens in vitro, ni d’incompatibilité entre le sérum et le plasma d’origine humaine et simienne, pas plus que de signe d’irritation chez le lapin. Par ailleurs, l’omalizumab s’est révélé non mutagène lors du test d’Ames. Aucune étude de carcinogénicité n’a été menée chez le rongeur étant donné que l’omalizumab ne se lie pas à l’IgE de ce dernier et que sa structure d’IgG ne soulève aucune inquiétude quant à son pouvoir carcinogène. L’omalizumab a fait l’objet d’études de reproduction chez le macaque. À des doses sous-cutanées pouvant atteindre 75 mg/kg/semaine (soit environ 10 fois la dose clinique la plus élevée recommandée en mg/kg durant une période de 4 semaines), l’omalizumab n’a eu ni effet toxique sur la mère et l’embryon, ni effet tératogène lorsqu’il a été administré durant l’organogenèse. Il n’a pas eu d’effet nocif sur la croissance du fœtus et du nouveau-né lorsqu’il a été administré en fin de gestation, durant la mise bas et pendant la lactation. Même si aucun effet cliniquement significatif sur les plaquettes n’a été observé chez les patients, l’administration de doses d’omalizumab supérieures aux doses cliniques a été associée à une diminution, proportionnelle à l’âge, des plaquettes sanguines chez des primates non humains, les sujets jeunes affichant une plus grande sensibilité relative. Aucun signe clinique de thrombocytopénie n’a été observé chez les nourrissons nés de guenons traitées à des doses d’omalizumab pouvant atteindre 75 mg/kg lors des études de reproduction menées chez le macaque. Cela dit, la numération plaquettaire de ces rejetons n’a pas été mesurée. L’excrétion de l’omalizumab dans le lait maternel a été évaluée chez des femelles macaques recevant des doses de 75 mg/kg/semaine par voie sous-cutanée. Les concentrations sériques d’omalizumab des nouveau-nés après une exposition in utero et 28 jours de lactation variaient de 11 à 94 % par rapport aux concentrations sériques maternelles. Le taux d’omalizumab dans le lait équivalait à 0,15 % des concentrations sériques de la mère.
| Tableau 21 - Études de toxicité aiguë (portant sur l’administration d’une dose unique) | ||||||
| Type d’étude | Espèce ou race | Nbre/Sexe/ Groupe | Voie d’admin.a | Dose (mg/kg) | Durée de l’étude | Conclusions |
Souris / dose unique | Souris Crl:CD-17 (ICR) BR VAF/Plus7 | 5/M 5/F | i.v. | 0 1 10 100 | 2 sem. | Aucun signe clinique ou pathologique de toxicité lié à la substance à l’étude n’a été observé. Rien n’indiquait la formation d’anticorps, sauf chez 2 animaux du groupe traités à la dose moyenne. |
Singe / dose unique | Macaque | 2/M 2/F | i.v. | 0 0,5 5 50 | 2 sem. | Aucun signe clinique de toxicité lié à la substance à l’étude n’a été observé. Les concentrations sériques d’IgE libres et d’IgE totales au départ et après 15 jours étaient sensiblement les mêmes dans le groupe témoin et les sujets traités à faible dose. Les concentrations sériques d’IgE totales ont augmenté du 1er au 15e jour, et ce, chez tous les animaux ayant reçu les doses moyenne et élevée, alors que les concentrations sériques d’IgE libres ont diminué ou sont demeurées stables. Rien n’indiquait la formation d’anticorps. L’injection intradermique de rhuMAb-E25 à la dose de 1 μg le 15e jour n’a pas provoqué de réaction allergique. |
Singe / dose unique | Macaque | 2/M 2/F | s.c. | 0 0,5 5 50 | 2 sem. | Aucun signe clinique de toxicité lié à la substance à l’étude n’a été observé. Les concentrations sériques d’IgE libres et d’IgE totales au départ et après 15 jours étaient sensiblement les mêmes dans le groupe témoin et les sujets traités à faible dose. Les concentrations sériques d’IgE totales ont augmenté du 1er au 15e jour, et ce, chez tous les animaux ayant reçu les doses moyenne et élevée, alors que les concentrations sériques d’IgE libres ont diminué ou sont demeurées stables. Rien n’indiquait la formation d’anticorps. L’injection intradermique de rhuMAb-E25 à la dose de 1 μg le 15e jour n’a pas provoqué de réaction allergique. |
Singe / dose unique (transition) | Macaque | 2/M 2/F | i.v. s.c. | 0 50 200 50 | 2 sem.b | L’administration d’une dose unique de rhuMAb-E25 par voie intraveineuse ou sous-cutanée pouvant atteindre respectivement 200 mg/kg ou 50 mg/kg a été bien tolérée et n’a entraîné aucun effet indésirable chez le macaque. Les concentrations sériques d’IgE totales ont en moyenne quadruplé par rapport aux valeurs initiales, alors que les IgE libres ont diminué par suite de l’administration de rhuMAb-E25. Deux animaux du groupe traité à dose élevée par voie i.v. ont développé des titres d’anticorps contre le fragment Fab du rhuMAb-E25, tandis qu’un autre, traité par voie sous-cutanée, présentait un titre anti-Fab détectable. |
a i.v. = intraveineuse; s.c. = sous-cutanée
b En plus de la période d’observation postdose de 14 jours; des échantillons ont été prélevés 61 jours après l’administration de la dose afin d’évaluer plus à fond la production d’anticorps.
| Tableau 22 - Études de toxicité portant sur l’administration de doses répétées | |||||||
| Type d’étude | Espèce ou race | Nbre/Sexe/ Groupe | Voie d’admin.a | Dose (mg/kg) | Durée de l’étude | Conclusions | |
Souris / doses multiples 4 semaines | Souris Crl:CD-17 (ICR) BR/ VAF Plus7 | 15-25/M 15-25/F | i.v. | 0 1 10 50 | 4 sem. d’admin. / 4 sem. d’observ. | Aucun signe clinique ou pathologique de toxicité lié à la substance à l’étude n’a été observé. Rien n’indiquait la formation d’anticorps anti-rhuMAb-E25. | |
Singe / doses multiples 4 semaines | Macaque | 1-5/M 1-5/F | i.v. s.c. | 0 0,1 1 5 3 fois / sem. | 4 sem. d’admin. / 4 sem. d’observ. | Aucun signe clinique ou pathologique de toxicité lié à la substance à l’étude n’a été observé. Le rhuMAb-E25 a été éliminé lentement du sérum; le profil pharmacocinétique était linéaire. Il n’existait pas de différence significative au chapitre des concentrations sériques d’IgE totales entre le groupe traité à faible dose et le groupe témoin. Les concentrations sériques d’IgE totales ont augmenté chez les animaux ayant reçu des doses moyennes et élevées de rhuMAb-E25. Les concentrations sériques d’IgE libres ont diminué ou sont demeurées à leur niveau initial chez les animaux témoins et ceux qui ont reçu de faibles doses, et ont diminué à des niveaux indétectables aux doses moyennes et élevées. On a observé une faible fréquence (3 animaux sur 20 évalués) de formation d’anticorps anti-rhuMAb-E25. L’injection intradermique de rhuMAb-E25 à la dose de 1 μg au terme des périodes de traitement et de rétablissement n’a pas provoqué de réaction allergique. | |
Singe / doses multiples 6 mois | Macaque | 1-5/M 1-5/F | i.v. s.c. | 0 0,1 1 5 3 fois / sem. | 26 | D’après les résultats de cette étude, l’injection sous-cutanée et intraveineuse de rhuMAb-E25 en bolus à des doses pouvant atteindre 5,0 mg/kg, et ce, 3 fois par semaine pendant 6 mois, suivie d’une période de rétablissement de 8 semaines, a été bien tolérée et n’a entraîné aucun effet indésirable général chez le macaque. Les concentrations sériques d’IgE totales ont approximativement sextuplé par rapport aux valeurs initiales dans les groupes traités à doses élevées. On a constaté une faible fréquence de formation d’anticorps anti-rhuMAb-E25. | |
a i.v. = intraveineuse; s.c. = sous-cutanée
Tableau 22 - Études de toxicité portant sur l’administration de doses répétées (suite)
| Type d’étude | Espèce ou race | Nbre/Sexe/ Groupe | Voie d’admin.a | Dose (mg/kg) | Durée de l’étude | Conclusions |
Singe / doses multiples 6 mois | Macaque jeune | 4-6/M 4-6/F | s.c. | 0 50 250 mg/kg/sem. | 26 sem. d’admin. / 26 sem. de rétabl. | Le traitement par l’omalizumab a entraîné une baisse significative et soutenue des plaquettes dans le sang périphérique chez le jeune macaque. Les effets du traitement étaient en corrélation étroite avec la dose et les concentrations sériques. Mis à part la suppression des concentrations plaquettaires et les modifications secondaires à la thrombocytopénie, aucun effet lié à la substance à l’étude n’était visible. |
Singe / doses multiples 6 mois max. | Macaque jeune et adulte | 3-6/M 3-6/F | s.c. | 0 15 30 50 100 250 mg/kg/sem. | 4, 6 ou 26 sem. d’admin. / 13 sem. de rétabl. | Le traitement par l’omalizumab a entraîné une baisse significative et soutenue des plaquettes dans le sang périphérique chez le macaque. Les effets du traitement étaient en corrélation avec la dose et les concentrations sériques. Ils sont survenus plus tôt et ont atteint un degré de gravité plus élevé chez les jeunes singes, par comparaison avec les adultes. |
Singe / doses multiples 4 sem. avec GPVI | Macaque jeune | 3/F | s.c. | 0 100 100 avec GPVI en perfusion les 17e et 18e jours | 4 sem. d’admin. | À la dose de 100 mg/kg/semaine, l’omalizumab a entraîné une réduction modérée des plaquettes dans le sang périphérique chez 3 des 6 macaques. Cette réduction pouvait être renversée par l’administration de GPVI (gammaglobulines polyvalentes par voie intraveineuse). Compte tenu de l’effet inhibiteur des GPVI sur la clairance des plaquettes tributaire du fragment Fc, il est probable que la phagocytose plaquettaire joue un rôle dans la thrombocytopénie occasionnée par l’omalizumab. |
Singe / doses multiples 12 semaines | Singes rhésus, macaque et vert africain adultes | 3/F | s.c. | 0 100 250 mg/kg/sem. | 12 sem. d’admin. / 13 sem. de rétabl. | Le traitement par l’omalizumab a entraîné une baisse significative et soutenue des plaquettes dans le sang périphérique chez le macaque. Cette baisse était moins prononcée et de plus courte durée chez les singes rhésus et vert africain. |
Doses multiples 4 sem. max. | Chimpanzé | 3/M 3/F | s.c. | 250 mg/kg/sem. | 4 sem. max. d’admin. / 13 sem. de rétabl. | L’administration d’omalizumab à la dose de 250 mg/kg/semaine a entraîné une baisse significative quoique réversible des plaquettes dans le sang périphérique chez le chimpanzé. |
| a s.c. = sous-cutanée | |||||||
| Tableau 23 - Études de toxicité sur la reproduction | |||||||
| Type d’étude | Espèce ou race | Nbre/Sexe/ Groupe | Voie d’admin.a | Dose (mg/kg) | Durée de l’étude | Conclusions | |
| Étude de fertilité chez le mâle | Macaque | 10/M | s.c. | 0 3 15 75 | 6 sem. d’admin. / 2 sem. d’observ. | L’administration sous-cutanée de rhuMAb-E25 à des doses pouvant atteindre 75 mg/kg a été bien tolérée et n’a pas eu d’effet toxique sur les fonctions reproductrices du macaque mâle. | |
| Étude de fertilité chez la femelle | Macaque | 10/F | s.c. | 0 3 15 75 | de 4 à 5 mois d’admin. | L’administration sous-cutanée de rhuMAb-E25 à des doses pouvant atteindre 75 mg/kg a été bien tolérée et n’a pas inhibé la capacité de reproduction, y compris l’implantation, chez le macaque femelle. | |
Embryotoxicité et tératogénicité | Macaque | 12/F | s.c. | 0 3 15 75 | 30 jours d’admin. / 50 jours d’observ. | L’administration sous-cutanée de rhuMAb-E25 à des doses pouvant atteindre 75 mg/kg a été bien tolérée et n’a eu ni effet toxique sur la mère et l’embryon, ni effet tératogène lorsqu’elle s’est faite durant l’organogenèse (entre les 20e et 50e jours de la gestation) chez le macaque. | |
Étude en fin de gestation | Macaque | 8/F | s.c. | 0 75 | de 30 à 70 jours d’admin. | L’administration sous-cutanée de rhuMAb-E25 à la dose de 75 mg/kg a été bien tolérée et n’a eu aucun effet indésirable sur la croissance du fœtus en fin de gestation (du 120e jour de la gestation à la mise base), la mise bas, la lactation et la croissance du nouveau-né chez le macaque. |
| a s.c. = sous-cutanée | ||||||
Tableau 24 - Études de toxicité spéciales
| Type d’étude | Espèce ou race | Nbre/Sexe/ Groupe | Voie d’admin.a | Dose (mg/kg) | Durée de l’étude | Conclusions |
| Évaluation pilote chez des singes exposés à un allergène (ambroisie) | Macaque | 6/F | i.v., s.c. | 5 10 50 | 35 sem. | L’administration de 3 doses d’épreuve a déclenché une réaction d’hypersensibilité cutanée à l’ambroisie chez tous les animaux. La sensibilité cutanée intradermique a diminué par suite du traitement à l’aide du rhuMAb-E25, alors que la réactivité à l’ambroisie est revenue quelque 55 jours après l’arrêt de ce dernier. L’administration de rhuMAb-E25 par voie sous-cutanée et intraveineuse à des doses pouvant atteindre respectivement 10 mg/kg et 50 mg/kg a été bien tolérée et n’a engendré aucun effet indésirable chez les macaques sensibilisés à l’ambroisie. |
Réactivité cutanée à un extrait d’ambroisie / évaluation pilote | Macaque | 2/F | i.d. (extrait d’ambroisie) i.v. (colorant bleu Evans) | 0,001 0,01 0,1 1,0 μg | 31 minutes | D’après les résultats d’un test d’allergie fondé sur la réaction de Lewis, facilité par l’emploi du colorant bleu Evans, aucune réaction allergique à l’ambroisie n’est survenue par suite de l’injection intradermique chez des macaques qui n’y avaient jamais été exposés. Une réaction positive à l’histamine a toutefois été obtenue. |
| Analyse de spécificité tissulaire | Tissus congelés de macaque | _ | _ | 49 (rhuMAb-E25) 22,5 (MaE11) | _ | Une coloration spécifique du centre germinatif d’un ganglion lymphatique et des plaques de Peyer du gros intestin a été observée tant avec le rhuMAb-E25 qu’avec le MaE11 chez la femelle, mais pas chez le mâle. La réaction a été jugée représentative de la synthèse de l’IgE par les cellules lymphoïdes. Aucune coloration spécifique d’autres tissus n’a été observée. |
a i.v. = intraveineuse; s.c. = sous-cutanée; i.d. = intradermique
Tableau 24 - Études de toxicité spéciales (suite)
| Type d’étude | Espèce ou race | Nbre/Sexe/ Groupe | Voie d’admin.a | Dose (mg/kg) | Durée de l’étude | Conclusions | |||||
| Analyse de spécificité tissulaire | Tissus humains congelés | _ | _ | 49 (rhuMAb-E25) 22,5 (MaE11) | _ | Contrairement au MaE11, le rhuMAb-E25 n’a entraîné aucune coloration spécifique des tissus. Le MaE11 a donné lieu à une réactivité des cellules lymphoïdes de la rate dans 1 cas sur 3. La réaction a été jugée représentative de la synthèse de l’IgE par les cellules lymphoïdes du sujet en question. Aucune coloration spécifique d’autres tissus n’a été observée. | |||||
Potentiel hémolytique et compatibilité sanguine in vitro | Sang entier, sérum et plasma d’être humain et de macaque | _ | _ | 0 5 | _ | Les résultats indiquent que le rhuMAb-E25 et son véhicule n’ont pas causé l’hémolyse des érythrocytes chez le macaque et l’être humain, et qu’ils étaient compatibles avec le sérum et le plasma d’origine humaine et simienne. | |||||
Potentiel hémolytique et compatibilité sanguine in vitro | Sang entier, sérum et plasma d’être humain et de macaque | _ | _ | 0 40 | _ | Les résultats indiquent que le rhuMAb-E25 (lot de 12 000 L; 40 mg/mL en formulation) et son véhicule (lot de 12 000 L) n’ont pas causé l’hémolyse des érythrocytes chez le macaque et l’être humain, et qu’ils étaient compatibles avec le sérum et le plasma d’origine humaine et simienne. | |||||
Potentiel hémolytique et compatibilité sanguine in vitro | Sang entier, sérum et plasma humains | _ | _ | 0 100 | _ | Les résultats indiquent que le rhuMAb-E25 (formule lyophilisée) à une concentration de 100 mg/mL et son véhicule n’ont pas causé l’hémolyse des érythrocytes chez l’être humain, et qu’ils étaient compatibles avec le sérum et le plasma d’origine humaine. | |||||
| Tolérance locale aiguë | Lapin Hra: (lapin albinos New Zealand) exempt d’organismes pathogènes spécifiques | 9/M | i.v. s.c. i.d. | 0 5 | 1 sem. | Aucune observation clinique ni découverte histopathologique témoignant d’une irritation locale n’a été attribuée à la substance à l’étude ou au véhicule. | |||||
a i.v. = intraveineuse; s.c. = sous-cutanée; i.d. = intradermique
Tableau 24 - Études de toxicité spéciales (suite)
| Type d’étude | Espèce ou race | Nbre/Sexe/ Groupe | Voie d’admin.a | Dose (mg/kg) | Durée de l’étude | Conclusions |
Doses multiples s.c. dose unique intraveineuse tolérance du lapin | Lapin Hra: (lapin albinos New Zealand) exempt d’organismes pathogènes spécifiques | 15/M | i.v., s.c. | 0 5 20 40 | 21 jours | D’après les résultats de cette étude, l’injection sous-cutanée (volume de 1 mL) de 5 mg/mL de rhuMAb-E25 (lot de 400 L) ou de 20 et 40 mg/mL de rhuMAb-E25 (lot de 12 000 L) pendant 14 jours a été associée à un taux légèrement plus élevé d’inflammation subaiguë au point d’injection qu’un traitement similaire chez les animaux ayant reçu le véhicule ou une solution saline. Cette inflammation était habituellement associée à une augmentation du nombre de polynucléaires éosinophiles. Comme il n’y avait plus de signes cliniques manifestes d’irritation après 12 jours et que les observations microscopiques n’indiquaient pas de lésion tissulaire fonctionnelle, ces conclusions n’ont pas été jugées significatives sur le plan toxicologique. Aucune différence significative n’a été constatée quant à la fréquence et à la gravité de l’irritation locale entre les 2 lots (12,000 L et 400 L) de rhuMAb-E25. Il n’y avait pas de signe macroscopique ni microscopique d’irritation par suite d’une injection intraveineuse unique de 20 mg/mL de rhuMAb-E25 (12 000 L) chez le lapin. |
| Tolérance locale aiguë | Lapin Hra: (lapin albinos New Zealand) exempt d’organismes pathogènes spécifiques | 9/M | i.v., s.c. | 0 100 | 1 sem. | D’après les résultats de cette étude, l’administration de rhuMAb-E25 (à une concentration de 100 mg/mL) sous forme de bolus intraveineux ou d’injection sous-cutanée unique après reconstitution à l’aide d’alcool benzylique à 1,1 % a été bien tolérée chez le lapin et n’a pas entraîné d’irritation locale manifeste imputable à la substance à l’étude. |
a i.v. = intraveineuse; s.c. = sous-cutanée; i.d. = intradermique
Tableau 24 - Études de toxicité spéciales (suite)
| Type d’étude | Espèce ou race | Nbre/Sexe/ Groupe | Voie d’admin.a | Dose (mg/kg) | Durée de l’étude | Conclusions |
Tolérance locale aiguë | Lapin Hra: (lapin albinos New Zealand) | 3/F | s.c. | 0 125 | 1 sem. | L’administration d’un placebo et de rhuMAb-E25 à raison de 125 mg/mL sous forme de bolus sous-cutané unique n’a pas eu d’effet irritant évident. La reconstitution de la substance à l’étude et du placebo à l’aide d’une solution saline, plutôt qu’avec de l’eau stérile pour injection, n’a pas fait de différence pour ce qui est de la rougeur ou de l’œdème au point d’injection. D’après les résultats de cette étude, l’administration d’un placebo ou de rhuMAb-E25 (à une concentration de 125 mg/mL) sous forme de bolus sous-cutané unique après reconstitution à l’aide d’eau stérile pour injection ou d’une solution saline a été bien tolérée chez le lapin et n’a donné lieu à aucun signe d’irritation locale lié au traitement. |
a i.v. = intraveineuse; s.c. = sous-cutanée; i.d. = intradermique