


Monographie de produit - Tezspire
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-02 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-02 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2026-02 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2026-02 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................. 2
Table des matières .................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................. 4
1 Indications ................................................................................................................... 4
1.1 Pédiatrie ............................................................................................................ 4
1.2 Gériatrie ............................................................................................................. 4
2 Contre-indications ....................................................................................................... 4
4 Posologie et administration ........................................................................................ 4
4.1 Considérations posologiques ............................................................................. 4
4.2 Posologie recommandée et ajustement posologique ......................................... 5
4.4 Administration .................................................................................................... 5
4.5 Dose oubliée ...................................................................................................... 6
5 Surdose ........................................................................................................................ 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................... 6
7 Mises en garde et précautions ................................................................................... 7
Généralités .............................................................................................................. 7 Appareil cardiovasculaire ........................................................................................ 8 Système immunitaire ............................................................................................... 8 Santé reproductive : risque pour les femmes et les hommes ................................... 9 Sensibilité et résistance ........................................................................................... 9 7.1 Populations particulières ............................................................................. 9
7.1.1 Grossesse ............................................................................................ 9 7.1.2 Allaitement ............................................................................................ 9 7.1.3 Enfants et adolescents ......................................................................... 9 7.1.4 Personnes âgées .................................................................................. 9 8 Effets indésirables ..................................................................................................... 10
8.1 Aperçu des effets indésirables ......................................................................... 10
8.2 Effets indésirables observés au cours des études cliniques ............................. 10
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ........................................................................................................... 13
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ...... 13
8.5 Effets indésirables observés après la commercialisation.................................. 13
9 Interactions médicamenteuses ................................................................................ 13
9.3 Interactions médicament-comportement .......................................................... 13
9.4 Interactions médicament-médicament .............................................................. 13
9.5 Interactions médicament-aliment ..................................................................... 14
9.6 Interactions médicament-plante médicinale ..................................................... 14
9.7 Interactions médicament-examens de laboratoire ............................................ 14
10 Pharmacologie clinique ............................................................................................ 14
10.1 Mode d’action .................................................................................................. 14
10.2 Pharmacodynamie ........................................................................................... 14
10.3 Pharmacocinétique .......................................................................................... 15
10.4 Immunogénicité ............................................................................................... 16
11 Conservation, stabilité et mise au rebut .................................................................. 17
12 Instructions particulières de manipulation du produit ........................................... 17
Partie 2 : Renseignements scientifiques ............................................................................. 18
13 Renseignements pharmaceutiques.......................................................................... 18
14 Études cliniques ........................................................................................................ 19
14.1 Études cliniques par indication ......................................................................... 19
Asthme ........................................................................................................................ 19 Rhinosinusite chronique avec polypes nasaux (RSCaPN) ........................................... 25 15 Microbiologie ............................................................................................................. 30
16 Toxicologie non clinique ........................................................................................... 31
Renseignements destinés aux patient·e·s .......................................................................... 33
MODE D’EMPLOI – SERINGUE PRÉREMPLIE ..................................................................... 38
MODE D’EMPLOI – STYLO INJECTEUR PRÉREMPLI ......................................................... 44
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Asthme
TEZSPIRE (tézépélumab injectable) est indiqué en traitement d’entretien d’appoint chez les adultes et les adolescents de 12 ans et plus atteints d’asthme sévère.
TEZSPIRE n’est pas indiqué pour le soulagement des bronchospasmes aigus ou de l’état de mal asthmatique (voir 7 Mises en garde et précautions).
Rhinosinusite chronique avec polypes nasaux (RSCaPN)
TEZSPIRE est indiqué en traitement d’entretien d’appoint avec des corticostéroïdes intranasaux chez les patients adultes atteints de RSCaPN sévère qui n’est pas adéquatement maîtrisée par des corticostéroïdes à action générale et/ou une intervention chirurgicale.
1.1 Pédiatrie
Enfants (< 12 ans) : L’innocuité et l’efficacité de TEZSPIRE chez les enfants de moins de 12 ans pour le traitement de l’asthme n’ont pas été établies.
Adolescents (< 18 ans) : L’innocuité et l’efficacité de TEZSPIRE chez les enfants/adolescents de moins de 18 ans pour le traitement de la RSCaPN n’ont pas été établies.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Parmi les 665 patients asthmatiques traités par TEZSPIRE lors d’études cliniques (PATHWAY et NAVIGATOR) pour cause d’asthme sévère, 119 (18 %) étaient âgés de 65 ans ou plus. Bien que les données soient limitées, on n’a observé aucune différence générale en ce qui a trait à l’innocuité et à l’efficacité de TEZSPIRE entre les patients de 65 ans et plus et les patients plus jeunes. Toutefois, on ne peut exclure la possibilité d’une sensibilité chez certaines personnes plus âgées (voir 7.1.4 Personnes âgées).
Parmi les 203 patients atteints de RSCaPN exposés à TEZSPIRE dans le cadre d’une étude clinique contrôlée par placebo d’une durée de 52 semaines (WAYPOINT), 29 (14 %) étaient âgés de 65 ans ou plus.
2 Contre-indications
TEZSPIRE (tézépélumab injectable) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à l’un des ingrédients de sa préparation, y compris à un ingrédient non médicinal ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
TEZSPIRE (tézépélumab injectable) est administré par injection sous-cutanée (s.-c.).
Un patient peut s’auto-injecter TEZSPIRE ou l’aidant du patient peut administrer TEZSPIRE après avoir reçu une formation sur la technique d’injection sous-cutanée. Il faut fournir une formation adéquate aux patients ou aux aidants sur la préparation et l’administration de TEZSPIRE avant son utilisation, conformément au «MODE D’EMPLOI».
4.2 Posologie recommandée et ajustement posologique
Asthme
Adultes et adolescents (12 ans et plus)
La dose recommandée de TEZSPIRE est de 210 mg toutes les quatre semaines par injection sous-cutanée.
Enfants (< 12 ans) : L’innocuité et l’efficacité de TEZSPIRE chez les enfants de moins de 12 ans pour le traitement de l’asthme n’ont pas été établies.
RSCaPN
Adultes (âgés de 18 ans et plus)
La dose recommandée de TEZSPIRE est de 210 mg toutes les quatre semaines par injection sous-cutanée.
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de TEZSPIRE chez les enfants/adolescents de moins de 18 ans pour le traitement de la RSCaPN n’ont pas été établies.
Personnes âgées (≥ 65 ans) : Selon une modélisation de la pharmacocinétique de population, aucun ajustement posologique n’est requis chez les personnes âgées de 65 ans ou plus (voir Populations et pathologies particulières).
Insuffisance rénale : Selon une modélisation de la pharmacocinétique de population, aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance rénale (voir Populations et pathologies particulières).
Insuffisance hépatique : Selon une modélisation de la pharmacocinétique de population, aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance hépatique (voir Populations et pathologies particulières).
4.4 Administration
TEZSPIRE est administré par injection sous-cutanée.
Un patient peut s’auto-injecter TEZSPIRE ou l’aidant du patient peut administrer TEZSPIRE après avoir reçu une formation sur la technique d’injection sous-cutanée. Il faut fournir une formation adéquate aux patients ou aux aidants sur la préparation et l’administration de TEZSPIRE avant son utilisation, conformément au «MODE D’EMPLOI».
TEZSPIRE doit être injecté dans la cuisse ou l’abdomen, sauf dans un rayon de 5 cm (2 po) autour du nombril. Si un professionnel de la santé ou un aidant administre l’injection, le haut du bras peut également être utilisé. Un patient ne doit pas s’auto-injecter dans le bras. TEZSPIRE ne doit pas être injecté à un endroit où la peau est sensible, contusionnée, érythémateuse ou dure. Il est recommandé de faire une rotation du point d’injection à chaque administration.
Instructions pour la préparation et l’utilisation
Seringue préremplie et stylo injecteur prérempli
TEZSPIRE est destiné à un usage unique.
La solution de TEZSPIRE pour injection sous-cutanée se présente sous forme de seringue stérile préremplie ou de stylo injecteur stérile prérempli à usage individuel. Ne pas agiter. Ne pas congeler. Protéger de la lumière.
Avant l’administration, retirer la boîte du réfrigérateur et laisser TEZSPIRE atteindre la température ambiante. Cela prend habituellement 60 minutes.
TEZSPIRE peut être conservé à la température ambiante (20 à 25 °C) pendant une période maximale de 30 jours. Ne pas remettre TEZSPIRE au réfrigérateur lorsqu’il a atteint la température ambiante. Une fois sorti du réfrigérateur, TEZSPIRE doit être utilisé dans les 30 jours ou jeté.
Inspecter visuellement TEZSPIRE avant son administration pour détecter la présence de particules ou une coloration anormale. TEZSPIRE est une solution limpide à opalescente, incolore à jaune pâle. Ne pas utiliser TEZSPIRE si le liquide est trouble, s’il a changé de couleur ou s’il contient de grosses particules ou des matières étrangères.
Des renseignements et des instructions supplémentaires sur la préparation et l’administration de TEZSPIRE avec la seringue préremplie ou le stylo injecteur prérempli sont fournis dans la notice et dans le «MODE D’EMPLOI» correspondant.
Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
4.5 Dose oubliée
Si le patient oublie une dose, il faut l’administrer dès que possible. Par la suite, le patient peut reprendre le traitement le jour habituel de l’administration. Cependant, si le moment est venu de prendre la dose suivante, administrez-la comme prévu.
5 Surdose
Des doses de tézépélumab pouvant atteindre 280 mg par voie s.-c. toutes les deux semaines et pouvant atteindre 700 mg par voie intraveineuse (i.v.) toutes les quatre semaines ont été administrées en contexte clinique sans indication d’effets toxiques liés à la dose.
Il n’y a pas de traitement particulier pour un surdosage de tézépélumab. En cas de surdose, il faut prodiguer des soins de soutien au patient et assurer une surveillance adéquate, au besoin.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour faciliter la traçabilité des médicaments biologiques, y compris des agents biosimilaires, les professionnels de la santé doivent reconnaître l’importance de noter le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes pharmaceutiques, teneurs et composition
Description des formes pharmaceutiques
TEZSPIRE (tézépélumab injectable) est une solution stérile, sans agent de conservation, pour injection sous-cutanée.
Conditionnement
Seringue préremplie
TEZSPIRE est offert dans un emballage contenant une seringue préremplie stérile à usage unique. Chaque seringue préremplie à usage unique contient une solution de 210 mg de tézépélumab dans 1,91 mL (110 mg/mL) dans une seringue préremplie comportant un cylindre de seringue en verre siliconé de type I, un bouchon-piston et une aiguille spéciale à paroi mince en acier inoxydable de 12,7 mm (½ po) de calibre 27 recouverte d’un capuchon d’aiguille. La seringue préremplie est également munie d’un protecteur d’aiguille et d’une collerette de grand format. Le capuchon de l’aiguille ne contient pas de latex de caoutchouc naturel.
Stylo injecteur prérempli
TEZSPIRE est offert dans un emballage contenant un stylo injecteur prérempli stérile à usage unique. Chaque stylo injecteur prérempli à usage unique contient une solution de 210 mg de tézépélumab dans 1,91 mL (110 mg/mL) dans une seringue préremplie, consistant en un cylindre de seringue en verre siliconé de type I, un bouchon-piston et une aiguille spéciale à paroi mince en acier inoxydable de 12,7 mm (½ po) de calibre 27 recouverte d’un capuchon d’aiguille. Le stylo injecteur prérempli est composé de la seringue préremplie et d’un dispositif d’injection mécanique (à ressort) manuel. Le capuchon de l’aiguille ne contient pas de latex de caoutchouc naturel.
7 Mises en garde et précautions
Généralités
Symptômes d’asthme aigu ou aggravation de la maladie
TEZSPIRE (tézépélumab injectable) ne doit pas être utilisé pour traiter les symptômes aigus ou les exacerbations de l’asthme. Ne pas utiliser TEZSPIRE pour traiter les bronchospasmes aigus ou l’état de mal asthmatique.
On doit recommander aux patients de consulter un médecin si leurs symptômes d’asthme ne s’atténuent pas ou s’intensifient après le début du traitement.
| Voie | Forme pharmaceutique / teneur / composition | Ingrédients non | ||||
| d’administration | médicinaux | |||||
| Administration sous-cutanée | Solution à 110 mg/mL dans :
ou
| Acide acétique glacial, L-proline, polysorbate 80, hydroxyde de sodium et eau pour injection | ||||
Réduction de la dose de corticostéroïdes
Il n’est pas recommandé de cesser brusquement l’administration de corticostéroïdes après avoir amorcé le traitement par TEZSPIRE. La réduction de la dose de corticostéroïdes peut être associée à des symptômes généraux de sevrage et/ou révéler des atteintes qui étaient auparavant réprimées par une corticothérapie à action générale. S’il y a lieu de réduire les doses de corticostéroïdes, ces réductions doivent être faites de manière graduelle et sous la supervision d’un médecin.
Appareil cardiovasculaire
Manifestations cardiaques graves
Lors d’un essai clinique à long terme sur l’asthme sévère, on a observé un déséquilibre numérique quant aux manifestations indésirables cardiaques graves chez les patients traités par TEZSPIRE, comparativement au placebo. Tous les patients ayant subi une manifestation indésirable cardiaque grave présentaient déjà un problème cardiovasculaire ou au moins un facteur de risque cardiovasculaire au départ. Aucune relation causale entre TEZSPIRE et ces manifestations n’a été établie (voir 8.2 Effets indésirables observés au cours des études cliniques).
Une plus grande prudence pourrait être nécessaire dans le traitement des patients de 65 ans et plus qui présentent une affection cardiovasculaire concomitante, en raison d’une plus grande incidence de manifestations cardiaques graves dans ce sous-groupe.
Les patients doivent être informés des signes et symptômes évocateurs d’une manifestation cardiaque (p. ex. douleur thoracique, dyspnée, malaise général, sensation ébrieuse ou évanouissement) et de la nécessité de consulter immédiatement un médecin si de tels symptômes se produisent.
Système immunitaire
Infections
Le blocage de la lymphopoïétine stromale thymique (TSLP) peut accroître le risque d’infections graves.
Les patients présentant déjà des infections graves doivent être traités avant la mise en route du traitement par TEZSPIRE. Si un patient vient à présenter une infection grave pendant son traitement par TEZSPIRE et qu’il ne répond pas au traitement, il faut alors interrompre l’administration de TEZSPIRE jusqu’à ce que l’infection grave se soit résorbée.
Infection parasitaire (helminthique)
La lymphopoïétine stromale thymique (TSLP) pourrait participer à la réponse immunologique déclenchée par certaines infections helminthiques. Les patients qui présentaient des infections helminthiques connues ont été exclus des essais cliniques. On ignore si TEZSPIRE peut influer sur la réponse du patient aux infections helminthiques.
Les patients qui présentent une infection helminthique doivent être traités avant de commencer le traitement par TEZSPIRE. Si les patients deviennent infectés tandis qu’ils reçoivent un traitement par TEZSPIRE et qu’ils ne répondent pas au traitement antihelminthique, il faut cesser temporairement le traitement par TEZSPIRE jusqu’à ce que l’infection se soit résorbée.
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Il n’existe pas de données concernant l’effet de TEZSPIRE sur la fertilité humaine.
Sensibilité et résistance
Réactions d’hypersensibilité : Des réactions d’hypersensibilité (p. ex. anaphylaxie, éruption cutanée) peuvent survenir après l’administration de TEZSPIRE (voir 8 Effets indésirables). Ces réactions peuvent se produire dans les heures suivant l’administration du médicament, mais elles surviennent tardivement dans certains cas (c.-à-d. après quelques jours).
En cas de réaction d’hypersensibilité, un traitement approprié en fonction du tableau clinique doit être instauré, et la décision de poursuivre ou de cesser le traitement par TEZSPIRE doit être prise au cas par cas.
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude n’a été menée avec TEZSPIRE chez les femmes enceintes, et les données pertinentes sur l’utilisation clinique sont très limitées. Par mesure de précaution, il est préférable d’éviter d’administrer TEZSPIRE durant la grossesse.
Les anticorps humains de type IgG tels que le tézépélumab traversent la barrière placentaire; TEZSPIRE peut donc passer de la mère au fœtus. En outre, le tézépélumab a été détecté dans le sérum de bébés singes après une exposition in utero, ce qui indique qu’il a traversé la barrière placentaire (voir 16 Toxicologie non clinique).
7.1.2 Allaitement
Il n’existe pas de données concernant la présence du tézépélumab dans le lait maternel humain ni sur les effets du tézépélumab sur le nourrisson allaité ou sur la production de lait. Cependant, le tézépélumab est un anticorps monoclonal humain de type immunoglobuline G2λ (IgG2λ), et les immunoglobulines G (IgG) se retrouvent en petites quantités dans le lait maternel humain. Les études animales ont révélé que le tézépélumab administré pendant la grossesse était présent dans le lait des macaques de Buffon après la mise bas (voir 16 Toxicologie non clinique).
7.1.3 Enfants et adolescents
Enfants (< 12 ans) : L’innocuité et l’efficacité de TEZSPIRE chez les enfants de moins de 12 ans pour le traitement de l’asthme n’ont pas été établies.
L’innocuité et l’efficacité de TEZSPIRE chez les enfants/adolescents de moins de 18 ans pour le traitement de la RSCaPN n’ont pas été établies.
7.1.4 Personnes âgées
Parmi les 665 patients asthmatiques traités par TEZSPIRE lors d’études cliniques (PATHWAY et NAVIGATOR) pour cause d’asthme sévère, 119 (18 %) étaient âgés de 65 ans ou plus. Bien que les données soient limitées, on n’a observé aucune différence générale en ce qui a trait à l’innocuité et à l’efficacité de TEZSPIRE entre les patients de 65 ans ou plus et ceux qui étaient plus jeunes. Toutefois, on ne peut exclure la possibilité d’une sensibilité chez certaines personnes plus âgées.
Parmi les 203 patients atteints de RSCaPN exposés à TEZSPIRE dans le cadre d’une étude clinique contrôlée par placebo d’une durée de 52 semaines (WAYPOINT), 29 (14 %) étaient âgés de 65 ans ou plus.
D’après l’analyse pharmacocinétique de population, il n’y avait aucune différence cliniquement significative dans la pharmacocinétique du tézépélumab entre les patients de 65 ans et plus et les plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Asthme
Au cours des études cliniques réalisées chez des patients atteints d’asthme sévère, les effets indésirables signalés le plus souvent durant le traitement étaient l’arthralgie et la pharyngite.
Rhinosinusite chronique avec polypes nasaux (RSCaPN)
Au cours d’une étude clinique réalisée chez des patients atteints de RSCaPN, l’effet indésirable signalé le plus souvent durant le traitement était la pharyngite.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Asthme
L’innocuité de TEZSPIRE a été démontrée à partir de la population groupée des patients pris en compte pour l’analyse de l’innocuité des études PATHWAY et NAVIGATOR, qui comptaient 665 adultes et enfants âgés de 12 ans et plus atteints d’asthme sévère ayant reçu au moins 1 dose de TEZSPIRE à 210 mg par voie sous-cutanée toutes les 4 semaines. Ces 2 études cliniques contrôlées par placebo étaient d’une durée de 52 semaines. De plus, un profil d’innocuité similaire a été observé lors d’un essai portant sur 150 adultes atteints d’asthme sévère qui avaient besoin d’un traitement quotidien par corticostéroïdes oraux (l’étude SOURCE).
Les effets indésirables qui se sont produits à une fréquence ≥ 1 % et plus fréquemment que dans le groupe placebo de la population groupée de l’analyse de l’innocuité sont présentés au tableau 2.
Tableau 2 – Effets indésirables de TEZSPIRE observés à une fréquence ≥ 1 % et plus souvent que dans le groupe placebo chez des patients atteints d’asthme sévère (Études PATHWAY et NAVIGATOR)
Classification par système et organe / Terme privilégié | Tézépélumab N = 665 n (%) | Placebo N = 669 n (%) |
| Troubles généraux et anomalies au site d’administration | ||
| Réaction au point d’injection | 25 (3,8) | 21 (3,1) |
| Infections et infestations | ||
| Pharyngite* | 27 (4,1) | 18 (2,7) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 25 (3,8) | 16 (2,4) |
| Troubles de la peau et du tissu sous-cutané | ||
| Éruption cutanée† | 10 (1,5) | 5 (1,2) |
| Troubles du système nerveux | ||
| Céphalées | 9 (1,4) | 5 (0,7) |
* Pharyngite (y compris pharyngite, pharyngite bactérienne, pharyngite streptococcique et pharyngite virale)
† Éruption cutanée (y compris éruption cutanée, éruption prurigineuse, éruption érythémateuse, éruption maculopapuleuse, éruption maculaire)
Réactions au point d’injection
Dans la population asthmatique groupée prise en compte pour l’analyse de l’innocuité, des réactions au point d’injection (p. ex. érythème au point d’injection, enflure au point d’injection, douleur au point d’injection) sont survenues à un taux de 3,8 % chez les patients traités par le tézépélumab à 210 mg par voie s.-c. toutes les 4 semaines comparativement à 3,1 % chez les patients qui ont reçu le placebo.
RSCaPN
Un profil d’innocuité généralement semblable au profil établi de TEZSPIRE a été observé chez 203 patients atteints de RSCaPN qui ont reçu TEZSPIRE au cours de l’étude multicentrique à répartition aléatoire et contrôlée par placebo d’une durée de 52 semaines (WAYPOINT). La fréquence des effets indésirables a été similaire à celle rapportée au cours des études sur l’asthme. Les effets indésirables qui se sont produits à une fréquence ≥ 2 % et plus fréquemment que dans le groupe placebo dans la population évaluable en fonction de l’innocuité sont présentés au tableau 3.
Tableau 3 – Effets indésirables de TEZSPIRE observés à une fréquence ≥ 2 % et plus souvent que dans le groupe placebo chez des patients atteints de RSCaPN (Étude WAYPOINT)
Classification par système et organe / Terme privilégié | Tézépélumab n = 203 n (%) | Placebo n = 205 n (%) |
| Troubles généraux et anomalies au site d’administration | ||
| Réaction au point d’injection† | 9 (4,4) | 5 (2,4) |
| Infections et infestations | ||
| Pharyngite* | 11 (5,4) | 1 (0,5) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 7 (3,4) | 3 (1,5) |
| Troubles de la peau et du tissu sous-cutané | ||
| Éruption cutanée# | 4 (2,0) | 2 (1,0) |
† Réactions au point d’injection (p. ex. douleur au point d’injection, érythème au point d’injection, prurit au point d’injection et enflure au point d’injection)
* Pharyngite (y compris pharyngite, pharyngite bactérienne, pharyngite streptococcique et pharyngite virale)
# Éruption cutanée (y compris éruption cutanée, éruption prurigineuse, éruption érythémateuse, éruption maculopapuleuse, éruption maculaire)
Infections
Dans l’étude WAYPOINT, des infections graves sont survenues à un taux de 2,5 % chez les patients traités par TEZSPIRE et à un taux de 2,0 % dans le groupe placebo; un cas de tuberculose pulmonaire possiblement liée à TEZSPIRE a été signalé.
Manifestations cardiaques graves
Lors d’un essai de prolongation à long terme mené auprès de patients atteints d’asthme sévère, 839 patients des études NAVIGATOR et SOURCE ont été traités par TEZSPIRE à 210 mg par voie s.-c. toutes les 4 semaines pendant une période allant jusqu’à 104 semaines. On a noté un déséquilibre numérique quant aux manifestations indésirables de troubles cardiaques graves selon la classe de systèmes ou d’appareils du MedDRA, dont le nombre observé était plus élevé chez les patients traités par TEZSPIRE que chez ceux recevant le placebo (les taux d’incidence ajustés selon l’exposition [TIAE] pour 100 années-patients étaient de 1,30 [IC à 95 % : 0,77, 2,06] vs 0,23 [IC à 95 % : 0,03 à 0,83], respectivement). Les taux d’événements cardiovasculaires majeurs (ECVM) confirmés étaient de 0,65 pour TEZSPIRE (pour 100 années-patients) vs 0,46 pour le placebo (pour 100 années-patients), avec une différence quant aux taux d’incidence pour 100 années-patients de 0,19 (CI à 95 % : -0,58 à 0,85).
Dans l’étude WAYPOINT menée auprès de patients atteints de RSCaPN, des manifestations cardiaques graves sont survenues chez 2 patients traités par TEZSPIRE et chez 3 patients du groupe placebo (TIAE :1,0 vs 1,7). Dans le sous-groupe des patients de 65 ans ou plus présentant une affection cardiovasculaire concomitante, un déséquilibre a été observé entre le nombre de manifestations cardiaques graves dans le groupe traité par TEZSPIRE (2 cas; TIAE : 7,0) et le groupe placebo (1 cas; TIAE : 3,9).
Les manifestations cardiaques graves comprenaient l’arythmie cardiaque, la coronaropathie, l’insuffisance cardiaque, l’infarctus du myocarde et les troubles myocardiques. La plupart des patients concernés étaient atteints d’une affection cardiovasculaire préexistante ou présentaient d’autres facteurs de risque, comme un âge avancé. Bien qu’aucune relation causale n’ait été établie, un écart persiste entre le groupe traité par TEZSPIRE et le groupe placebo. Le profil d’innocuité durant l’essai de prolongation à long terme était généralement semblable au profil d’innocuité connu de TEZSPIRE.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Lors de l’étude NAVIGATOR, le profil d’innocuité sur 52 semaines chez les adolescents atteints d’asthme sévère non maîtrisé (n = 82) était généralement semblable à celui de l’ensemble de la population de l’étude.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables (lien de causalité évalué par le chercheur) signalés chez moins de 1 % des patients asthmatiques traités par TEZSPIRE à 210 mg par voie s.-c. toutes les 4 semaines qui n’ont pas déjà été énumérés sont résumés ci-dessous :
Troubles généraux et anomalies au site d’administration : fatigue
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été notés après l’homologation de TEZSPIRE. Il n’est généralement pas possible d’en déterminer la fréquence de manière fiable étant donné que de tels effets ont été rapportés de façon spontanée au sein d’une population de taille incertaine. Ainsi, la fréquence de ces effets indésirables est «inconnue» (ne pouvant être estimée à partir des données disponibles).
Troubles du système immunitaire : anaphylaxie
9 Interactions médicamenteuses
9.3 Interactions médicament-comportement
On n’a pas établi d’interactions avec le comportement.
9.4 Interactions médicament-médicament
Aucune étude officielle portant sur les interactions médicamenteuses n’a été effectuée.
D’après l’analyse pharmacocinétique de population, les médicaments contre l’asthme fréquemment administrés en concomitance (notamment les antagonistes des récepteurs des leucotriènes, la théophylline/aminophylline et les corticostéroïdes oraux [CSO]) n’ont eu aucun effet sur l’élimination du tézépélumab.
Interactions médicament-vaccin
Dans une étude à répartition aléatoire, à double insu et à groupes parallèles menée auprès de 70 patients âgés de 12 à 21 ans atteints d’asthme modéré ou sévère, le traitement par le tézépélumab ne semble pas avoir eu d’effet sur la réponse immunitaire humorale (anticorps) provoquée par l’administration d’un vaccin quadrivalent contre la grippe saisonnière.
L’utilisation de vaccins vivants atténués doit être évitée chez les patients qui reçoivent TEZSPIRE (tézépélumab injectable).
9.5 Interactions médicament-aliment
On n’a pas établi d’interactions avec les aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas établi d’interactions avec les produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
On n’a pas établi d’interactions avec les examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
Le tézépélumab est un anticorps monoclonal humain (IgG2λ) ciblant la TSLP qui se lie à la TSLP humaine. Cette liaison empêche l’interaction de la TSLP avec le récepteur hétérodimérique de la TSLP, ce qui a pour effet d’inhiber l’activité biologique de la TSLP, une cytokine principalement produite par les cellules épithéliales qui occupe une position en amont au sommet de la cascade inflammatoire.
L’inflammation des muqueuses et des voies respiratoires est une composante importante de la pathogenèse de l’asthme et de la RSCaPN. Or, de multiples types cellulaires (p. ex. mastocytes, éosinophiles, neutrophiles, macrophages, lymphocytes et cellules ILC2) et médiateurs (p. ex. histamine, eicosanoïdes, leucotriènes et cytokines) interviennent dans l’inflammation des muqueuses et des voies respiratoires. Des hausses de l’expression de l’ARNm encodant la TSLP ainsi que de la protéine elle-même se produisent dans les voies respiratoires et les polypes nasaux des patients asthmatiques. Le blocage de la TSLP par le tézépélumab a pour effet de réduire la concentration d’un large éventail de biomarqueurs et de cytokines associés à l’inflammation (p. ex. éosinophiles sanguins, immunoglobuline E [IgE], fraction expirée d’oxyde nitrique [FeNO], interleukine 5 [IL-5] et interleukine 13 [IL-13]); cependant, le mode d’action du tézépélumab dans l’asthme et la RSCaPN n’a pas été établi avec certitude.
10.2 Pharmacodynamie
Dans une étude de phase III (NAVIGATOR) portant sur les exacerbations de l’asthme, l’administration de tézépélumab à 210 mg par voie s.-c. toutes les 4 semaines (n = 528) a réduit les concentrations initiales de biomarqueurs et de cytokines inflammatoires par rapport au placebo (n = 531), et la baisse des taux sanguins d’éosinophiles, de la FeNO, et de la concentration sérique d’IL-5 et d’IL-13 amorcée après 2 semaines s’est maintenue pendant 52 semaines. Le tézépélumab a entraîné une réduction progressive de la concentration sérique totale d’IgE durant les 52 semaines de traitement. Des effets similaires ont été observés au cours de l’étude PATHWAY.
Dans l’étude WAYPOINT sur la RSCaPN, l’administration de tézépélumab à 210 mg par voie s.-c. toutes les 4 semaines (n = 203) a entraîné une baisse des biomarqueurs inflammatoires (taux sanguins d’éosinophiles, FeNO [chez les participants atteints d’asthme concomitant] et taux sérique d’IgE) qui était comparable à celle observée dans le cadre de l’étude NAVIGATOR.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques du tézépélumab sont similaires chez les patients atteints d’asthme et de RSCaPN.
La pharmacocinétique du tézépélumab était proportionnelle à la dose administrée par voie s.-c. dans un éventail posologique allant de 2,1 à 420 mg.
Tableau 4 – Paramètres pharmacocinétiques du tézépélumab
| Paramètre | ASC0-4sem,éé (µg*jour/mL)a | Cmax (µg/mL)a | tmax (jour)b | Vc (L)c | Vp (L)c | CL (L/jour)c | t1/2 (jours)c |
| Moyenne | 901 | 40,9 | 3-10 | 3,9 | 2,2 | 0,17 | 26 |
a Expositions simulées au tézépélumab dans le cadre de l’étude de phase III NAVIGATOR sur l’asthme. Valeurs moyennes de l’aire sous la courbe à l’état d’équilibre durant 4 semaines (AUC0-4sem, éé) et concentration maximale à l’état d’équilibre (Cmax) après l’administration par voie s.-c. de tézépélumab à 210 mg toutes les 4 semaines à des patients asthmatiques âgés de plus de 12 ans et dont le poids corporel médian était de 76 kg.
b Temps écoulé avant l’atteinte de la concentration sérique maximale (tmax), rapporté sous forme de plage de médianes, à partir des résultats observés lors des études de phase I à la suite de l’administration d’une seule dose par voie s.-c.
c Paramètres pharmacocinétiques fondés sur une analyse pharmacocinétique de population pour une personne type de 70 kg (Vc : volume central de distribution, Vp : volume périphérique de distribution, CL : clairance, t1/2 : demi-vie d’élimination).
Absorption : Après l’administration d’une dose unique par voie s.-c., la concentration sérique maximale a été atteinte en 3 à 10 jours. D’après les résultats de l’analyse pharmacocinétique de population, la biodisponibilité absolue estimée était d’environ 77 %. L’administration à différents points d’injection (abdomen, cuisse ou haut du bras) n’a entraîné aucune répercussion d’importance clinique sur l’exposition. Après une administration par voie s.-c. répétée toutes les 4 semaines, les concentrations sériques de tézépélumab ont approché l’état d’équilibre à la 12e semaine.
Distribution : D’après les résultats de l’analyse pharmacocinétique de population, les volumes central et périphérique de distribution du tézépélumab étaient de 3,9 L et 2,2 L, respectivement, pour une personne de 70 kg.
Métabolisme : Le tézépélumab est un anticorps monoclonal humain qui est dégradé par des enzymes protéolytiques largement distribuées dans le corps, mais non métabolisé par les enzymes hépatiques.
Élimination : Le tézépélumab est un anticorps monoclonal qui est éliminé par catabolisme intracellulaire et il n’y a aucun signe d’élimination faisant intervenir la cible. D’après les résultats de l’analyse pharmacocinétique de population, la clairance estimée du tézépélumab était de 0,17 L/j pour une personne de 70 kg. La demi-vie d’élimination était d’environ 26 jours.
Populations et pathologies particulières
D’après l’analyse pharmacocinétique de population, l’âge, le sexe, la race, la gravité de la maladie, la valeur des biomarqueurs au départ, les médicaments concomitants contre l’asthme et les antécédents de tabagisme n’ont eu aucun effet cliniquement significatif sur la pharmacocinétique du tézépélumab.
- Enfants et adolescents (≥ 12 ans) : Sur la base de l’analyse pharmacocinétique de population, il n’y a aucune différence cliniquement significative liée à l’âge quant à la pharmacocinétique du tézépélumab entre les adultes et les adolescents âgés de 12 à 17 ans atteints d’asthme. Le tézépélumab n’a pas fait l’objet d’études chez les enfants de moins de 12 ans pour le traitement de l’asthme ni chez les enfants/adolescents de moins de 18 ans pour le traitement de la RSCaPN (voir 4.2 Posologie recommandée et ajustement posologique).
- Personnes âgées (≥ 65 ans) : D’après l’analyse pharmacocinétique de population sur un nombre limité de patients (n = 184 [12 %]), il n’y avait aucune différence cliniquement significative dans la pharmacocinétique du tézépélumab entre les patients de 65 ans et plus et les plus jeunes.
- Poids corporel : D’après les résultats de l’analyse pharmacocinétique de population, un poids corporel plus élevé était associé à une exposition plus faible. Cependant, l’effet du poids corporel sur l’exposition n’a pas eu d’effet significatif sur l’efficacité ou l’innocuité et ne nécessite donc pas d’ajustement posologique. L’indice de masse corporelle n’a pas non plus eu d’incidence significative sur l’efficacité ou l’innocuité et ne nécessite pas d’ajustement posologique.
- Insuffisance hépatique : Aucune étude clinique formelle n’a été réalisée en vue d’évaluer l’effet d’une atteinte hépatique sur le tézépélumab. D’après les résultats de l’analyse pharmacocinétique de population, les concentrations initiales des biomarqueurs de la fonction hépatique (ALAT, ASAT et bilirubine) n’ont eu effectivement aucune incidence sur l’élimination du tézépélumab.
- Insuffisance rénale : Aucune étude clinique formelle n’a été réalisée en vue d’évaluer l’effet d’une atteinte rénale sur le tézépélumab. D’après les résultats de l’analyse pharmacocinétique de population, la clairance du tézépélumab était semblable chez les patients présentant une atteinte rénale légère (clairance de la créatinine : 60 à < 90 mL/min), une atteinte rénale modérée (clairance de la créatinine : 30 à < 60 mL/min) et chez ceux ayant une fonction rénale normale (clairance de la créatinine : ≥ 90 mL/min). Le tézépélumab n’a pas fait l’objet d’études chez les patients présentant une atteinte rénale grave (clairance de la créatinine < 30 mL/min) ni chez les patients atteints d’une néphropathie au stade terminal.
10.4 Immunogénicité
Comme c’est le cas pour toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. La détection de la formation d’anticorps dépend grandement de la sensibilité et de la spécificité du test utilisé. De plus, la fréquence de production d’anticorps (y compris les anticorps neutralisants) observée dans un test peut être influencée par plusieurs facteurs, tels que la méthode d’analyse, la manipulation des échantillons, le moment du prélèvement des échantillons, les médicaments concomitants et une maladie sous-jacente. C’est pourquoi il est difficile de tirer des conclusions de la comparaison de la fréquence d’anticorps anti-tézépélumab dans les études décrites ci-dessous à celle d’anticorps dans d’autres études ou dirigés contre d’autres produits.
Chez les patients atteints d’asthme (NAVIGATOR), des anticorps anti-médicaments (AAM) ont été détectés à tout moment chez 26 (4,9 %) des 527 patients ayant reçu le tézépélumab selon le schéma posologique recommandé, au cours des 52 semaines de la période d’étude. Parmi ces 26 patients, 10 (1,9 % des patients traités par le tézépélumab) ont présenté des anticorps en cours de traitement et 1 (0,2 % des patients traités par le tézépélumab) a présenté des anticorps neutralisants. Les titres des AAM étaient généralement faibles et souvent transitoires. La présence d’AAM n’a eu aucune incidence cliniquement importante sur la pharmacocinétique, la pharmacodynamie, l’efficacité ou l’innocuité du tézépélumab.
Chez les patients atteints de RSCaPN (WAYPOINT), des AAM sont apparus en cours de traitement chez 5 (3 %) des 164 patients traités par le tézépélumab à 210 mg par voie s.-c. toutes les 4 semaines pendant la période de traitement de 52 semaines. Des anticorps neutralisants ont été détectés chez 1 des patients ayant produit des AAM. Les AAM n’ont pas eu d’effets apparents sur la pharmacocinétique, la pharmacodynamie, l’efficacité ou l’innocuité du tézépélumab, mais le nombre de patients ayant présenté des AAM en cours de traitement était insuffisant pour permettre une évaluation formelle de leur incidence sur le traitement de la RSCaPN.
11 Conservation, stabilité et mise au rebut
Conserver au réfrigérateur (2 à 8 °C). Conserver la seringue préremplie et le stylo injecteur prérempli dans leur emballage d’origine pour protéger le médicament de la lumière.
Ne pas congeler. Ne pas agiter. Ne pas exposer à la chaleur.
Pour les conditions de conservation après retrait du réfrigérateur, voir 4.4 Administration.
Pour la mise au rebut, voir 4.4 Administration.
12 Instructions particulières de manipulation du produit
En l’absence d’études de compatibilité, ce produit médicinal ne doit pas être mélangé avec d’autres produits médicinaux.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la substance médicamenteuse : tézépélumab
Nom chimique : Anticorps monoclonal dirigé contre la lymphopoïétine stromale thymique
Formule moléculaire et masse moléculaire : Le tézépélumab est composé de deux chaînes lourdes et de deux chaînes légères ayant un poids moléculaire total d’environ 147 kDa.
Formule développée : Le tézépélumab est un anticorps monoclonal humain de la sous-classe des immunoglobulines G2 (IgG2) constitué de 2 chaînes lourdes et de 2 chaînes légères de la sous-classe lambda. Le tézépélumab contient 36 résidus de cystéine qui contribuent à la formation de ponts disulfures intracaténaires et extracaténaires. Chaque chaîne lourde contient 448 acides aminés et 4 ponts disulfures intracaténaires. Chaque chaîne légère contient 214 acides aminés et 2 ponts disulfures intracaténaires. Chaque chaîne lourde contient un N-glycane à un site de glycosylation consensus situé sur l’asparagine 298.
Propriétés physicochimiques : Le tézépélumab a un point isoélectrique (pI) de 7,2 et un coefficient d’extinction (déterminé expérimentalement) de 1,7 (mg/mL)-1cm-1.
Norme pharmaceutique : Reconnue
Caractéristiques du produit :
Le tézépélumab est une immunoglobuline monoclonale humaine qui se lie spécifiquement à la lymphopoïétine stromale thymique humaine et l’empêche d’interagir avec son récepteur.
Le produit pharmaceutique est fourni sous forme de solution stérile, sans agent de conservation, limpide à opalescente et incolore à jaunâtre, pour injection sous-cutanée. Chaque seringue préremplie ou stylo prérempli à usage unique contient 210 mg de produit pharmaceutique dans un volume injectable de 1,91 mL.
14 Études cliniques
14.1 Études cliniques par indication
Asthme
Tableau 5 – Résumé des données démographiques des patients dans les études cliniques sur l’asthme
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | ||||
| d’administration | moyen | ||||||||
| et durée | (plage) | ||||||||
| D5180C00007 (NAVIGATOR) | Étude de phase III, à répartition aléatoire, à double insu, contrôlée par placebo et portant sur les exacerbations, visant à évaluer l’efficacité et l’innocuité du tézépélumab chez des adultes et des adolescents atteints d’asthme sévère non maîtrisé | TEZSPIRE à 210 mg par voie s.-c. T4S ou un placebo Période de traitement de 52 semaines et période de suivi de l’innocuité de 12 semaines pour les sujets ne passant pas à la phase de prolongation à long terme | 1061* (répartis au hasard) 210 mg par voie s.-c. T4S : 529 Placebo par voie s.-c. T4S : 532 | 50 ans (12 à 80) | Femmes : 64 % | ||||
CD-RI- MEDI9929-1146 (PATHWAY) | Étude de phase II à répartition aléatoire, à double insu, contrôlée par placebo et portant sur les exacerbations, visant à évaluer l’efficacité et l’innocuité du tézépélumab chez des adultes atteints d’asthme sévère mal maîtrisé | TEZSPIRE à 70 mg par voie s.-c. T4S, à 210 mg par voie s.-c. T4S, à 280 mg par voie s.-c. T2S ou un placebo Période de traitement de 52 semaines et période de suivi de l’innocuité de 12 semaines | 550 (répartis au hasard) 280 mg par voie s.-c. T2S : 137 210 mg par voie s.-c. T4S : 137 70 mg par voie s.-c. T4S : 138 Placebo par voie s.-c. T2S : 138 | 52 ans (20 à 75) | Femmes : 66 % | ||||
T2S = toutes les 2 semaines; T4S = toutes les 4 semaines; s.-c. : sous-cutanée. * 1059 patients ont reçu au moins une dose.
L’efficacité de TEZSPIRE (tézépélumab injectable) a été évaluée dans deux essais cliniques à répartition aléatoire, à double insu, contrôlés par placebo et à groupes parallèles (étude CD-RI-MEDI9929-1146 [PATHWAY] et étude D5180C00007 [NAVIGATOR]) d’une durée de 52 semaines chez des patients âgés de 12 ans et plus. Dans le cas de l’étude PATHWAY, les sujets devaient avoir subi au moins 2 exacerbations de leur asthme nécessitant une corticothérapie par voie orale ou à action générale ou 1 exacerbation de leur asthme s’étant soldée par une hospitalisation au cours des 12 mois précédents.
Tant dans l’étude PATHWAY que dans l’étude NAVIGATOR, les patients devaient obtenir un score à l’ACQ-6 (pour Asthma Control Questionnaire 6; questionnaire sur la maîtrise de l’asthme 6) de 1,5 ou plus au moment de la sélection et présenter une fonction respiratoire réduite au début de l’étude (VEMS avant bronchodilatation inférieur à 80 % de la valeur théorique pour les adultes et inférieur à 90 % pour les adolescents). Les patients devaient avoir suivi un traitement régulier par des corticostéroïdes en inhalation (CSI) à dose moyenne ou élevée et par au moins un médicament d’entretien additionnel avec ou sans CSO. La dose moyenne de CSI équivalait à > 250 à 500 mcg de propionate de fluticasone ou l’équivalent par jour dans l’étude PATHWAY et à 500 mcg de propionate de fluticasone ou l’équivalent par jour dans l’étude NAVIGATOR. Pour ces deux études, les patients ont été recrutés sans aucune exigence quant aux taux initiaux d’éosinophiles sanguins ou d’autres biomarqueurs de l’inflammation (p. ex. FeNO ou IgE). Les patients ont poursuivi le traitement de fond de l’asthme pendant toute la durée des essais.
Les caractéristiques démographiques et initiales des patients ayant participé à ces deux essais sont présentées dans le tableau 6, ci-dessous.
Tableau 6 – Données démographiques et caractéristiques initiales des patients ayant participé aux études sur l’asthme
NAVIGATOR N = 1059 | PATHWAY N = 550 | |
| Race blanche (%) | 62 | 92 |
| Race asiatique (%) | 28 | 3 |
| Sujet n’ayant jamais fumé (%) | 80 | 81 |
| Emploi de CSI à dose élevée (%) | 75 | 49 |
| Emploi d’un CSO (%) | 9 | 9 |
| Nombre moyen d’exacerbations survenues au cours de l’année précédente (ÉT) | 2,8 (1,4) | 2,4 (1,2) |
| Durée moyenne de l’asthme (ans) (ÉT) | 22 (16) | 17 (12) |
| VEMS initial moyen, % de la valeur théorique (ÉT) | 63 (18) | 60 (13) |
| Réversibilité moyenne du VEMS après bronchodilatation (%) (ÉT) | 15 (15) | 23 (20) |
| Taux sanguin moyen d’éosinophiles au départ (cellules/µL) (ÉT) | 340 (403) | 371 (353) |
| Asthme de type allergique (%)* | 64 | 46 |
| FeNO moyenne (ppb) (ÉT) | 44 (41) | 35 (39) |
| Score moyen à l’ACQ-6 (ÉT) | 2,8 (0,8) | 2,7 (0,8) |
* L’asthme allergique est défini par l’obtention d’un résultat positif au dosage immuno-enzymatique par fluorescence des IgE sériques spécifiques de l’un des pneumallergènes apériodiques testés.
ACQ-6 = Asthma Control Questionnaire 6; FeNO = fraction expirée d’oxyde nitrique; VEMS = volume expiratoire maximal par seconde; CSI = corticostéroïde par inhalation; IgE = immunoglobuline E; CSO = corticostéroïde oral; ÉT = écart type.
Résultats des études
Le principal critère d’évaluation des études PATHWAY (résultats relatifs à la posologie à 210 mg par voie s.-c. toutes les 4 semaines indiqués ci-dessous) et NAVIGATOR était le taux d’exacerbations de l’asthme cliniquement significatives sur une période de 52 semaines. Les exacerbations de l’asthme d’importance clinique étaient définies comme une aggravation des symptômes de l’asthme nécessitant l’emploi de corticostéroïdes oraux/à action générale ou l’augmentation de leur dose pendant au moins 3 jours, l’injection unique de corticostéroïdes à effet prolongé, et/ou une visite aux urgences nécessitant l’emploi de corticostéroïdes oraux/à action générale et/ou une hospitalisation. Les principaux critères d’évaluation secondaires de l’étude NAVIGATOR étaient la variation, entre le début de l’étude et la semaine 52, du VEMS avant bronchodilatation et avant l’administration de la dose de tézépélumab, du score total au questionnaire normalisé d’évaluation de la qualité de vie chez les patients asthmatiques âgés de 12 ans et plus (AQLQ[S] +12) et du score au questionnaire sur la maîtrise de l’asthme 6 (ACQ-6).
Exacerbations
Les patients ayant reçu TEZSPIRE dans le cadre des études PATHWAY et NAVIGATOR ont présenté des réductions statistiquement et cliniquement significatives du taux annualisé d’exacerbations de l’asthme par rapport aux patients ayant reçu un placebo (tableau 7).
Tableau 7 –Taux d’exacerbations d’importance clinique survenues sur 52 semaines au cours des études NAVIGATOR et PATHWAY
| Étude | Traitement | Exacerbations par année | |
| Taux*** | Rapport des taux (IC à 95 %) | ||
| Taux annualisé d’exacerbations de l’asthme | |||
| NAVIGATOR | TEZSPIRE (N = 528) | 0,93 | 0,44 (0,37; 0,53) |
| Placebo (N = 531) | 2,10 | ||
| PATHWAY | TEZSPIRE (N = 137) | 0,20 | 0,29 (0,16; 0,51) |
| Placebo (N = 138) | 0,72 | ||
| Exacerbations ayant nécessité une visite aux urgences ou une hospitalisation | |||
| NAVIGATOR | TEZSPIRE (N = 528) | 0,06 | 0,21 (0,12; 0,37) |
| Placebo (N = 531) | 0,28 | ||
| PATHWAY | TEZSPIRE (N = 137) | 0,03 | 0,15 (0,04; 0,58) |
| Placebo (N = 138) | 0,18 | ||
*** Les taux annuels d’exacerbations de l’asthme et d’exacerbations ayant nécessité une visite aux urgences ou une hospitalisation ont été analysés au moyen d’un modèle de régression binomiale négative, le logarithme de la durée du risque étant inclus en tant que variable de décalage. Dans l’étude PATHWAY, le groupe de traitement, le nombre initial d’éosinophiles dans le sang (≥ ou < 250 cellules/µL) et la dose initiale de CSI (moyenne ou élevée) ont été inclus comme covariables. Les taux représentent le nombre total d’exacerbations de l’asthme dans chaque groupe / suivi total d’années-personnes dans chaque groupe avec intervalles de confiance exacts du paramètre de la loi de Poisson. Dans l’étude NAVIGATOR, le traitement, la région, le groupe d’âge et les antécédents d’exacerbations ont été inclus comme covariables; les taux marginaux estimés présentés sont tirés du modèle.
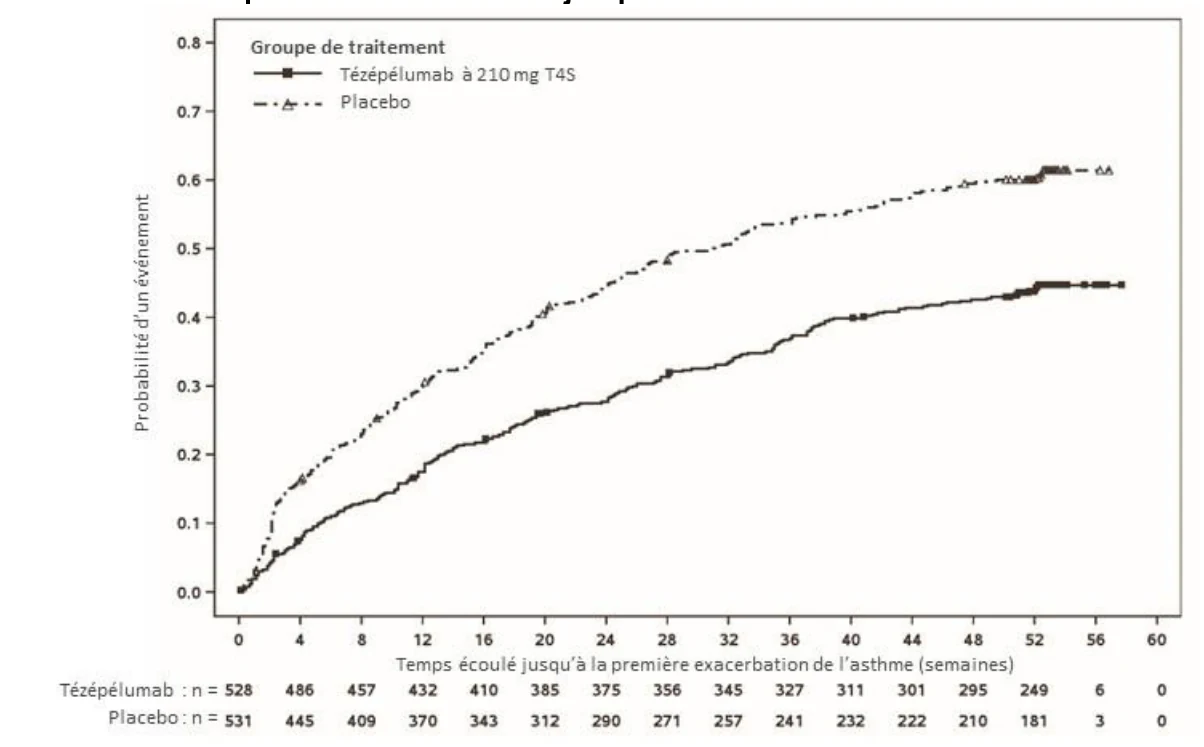
Le temps écoulé avant la première exacerbation a été plus long chez les patients de l’étude NAVIGATOR qui ont reçu TEZSPIRE que chez ceux du groupe placebo (figure 1). Des résultats semblables ont été observés au cours de l’étude PATHWAY.
Figure 1 Courbes d’incidence cumulative de Kaplan-Meier du temps écoulé avant la première exacerbation jusqu’à la semaine 52 de l’étude NAVIGATOR
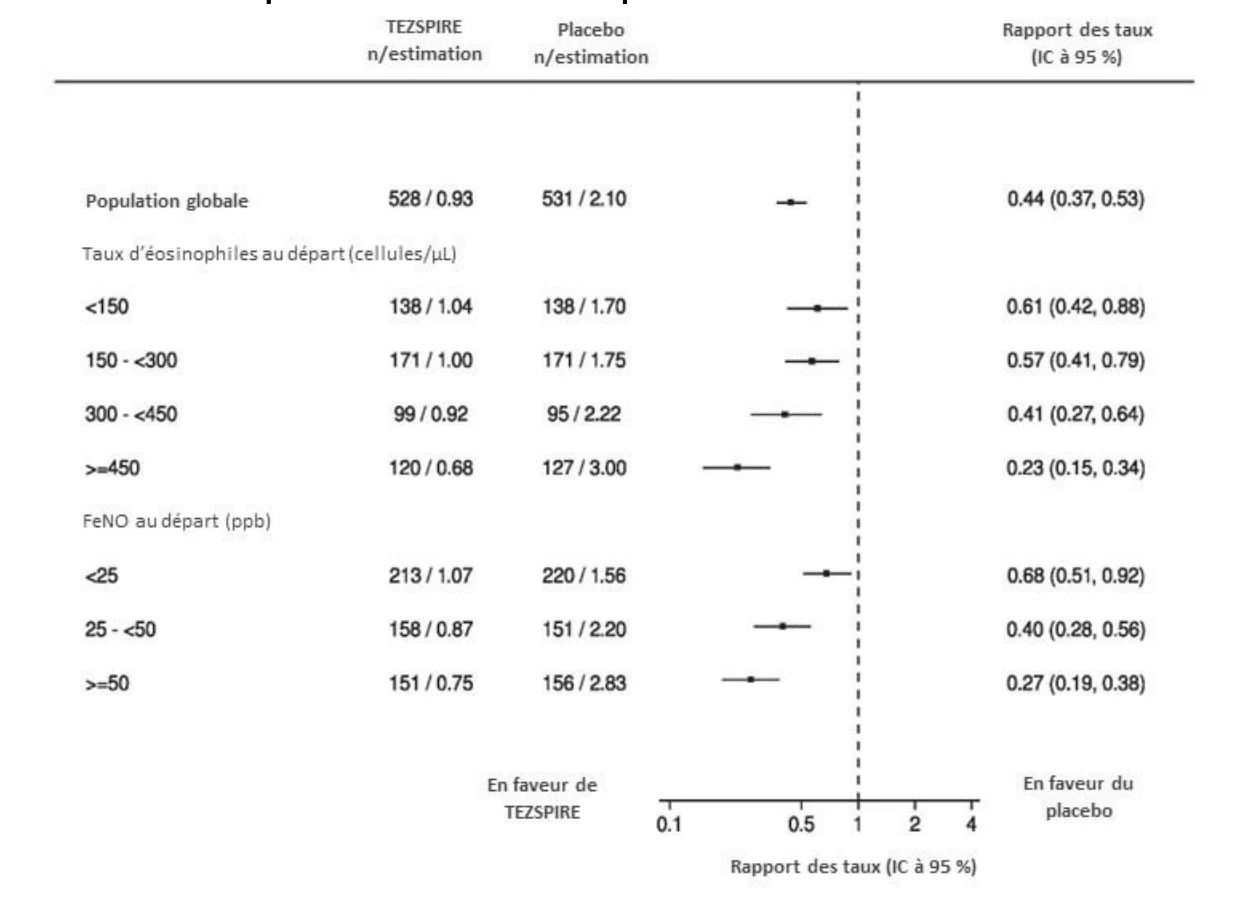
Les résultats d’une analyse exploratoire de sous-groupe de l’étude NAVIGATOR sont présentés dans la figure 2, ci-dessous. Les patients qui ont reçu TEZSPIRE ont subi moins d’exacerbations que ceux ayant reçu le placebo, indépendamment du taux initial d’éosinophiles sanguin ou de la FeNO. Des résultats semblables ont été observés au cours de l’étude PATHWAY. Dans l’étude NAVIGATOR, le tézépélumab a réduit le taux d’exacerbations de 41 % chez les sujets ayant un taux sanguin initial d’éosinophiles < 300 cellules/µL (rapport de taux de 0,59 [IC à 95 % : 0,46 à 0,75]) et de 70 % chez les sujets ayant un taux sanguin initial d’éosinophiles ≥ 300 cellules/µL (rapport de taux de 0,30 [IC à 95 % : 0,22 à 0,40]). Des analyses effectuées par catégories de patients ont montré que le traitement par le tézépélumab entraînait également des réductions cliniquement significatives du taux d’exacerbations par rapport au placebo indépendamment de l’état allergique (allergique/non allergique).
Figure 2 Rapport des taux annualisés d’exacerbations de l’asthme survenues sur
52 semaines au cours de l’étude NAVIGATOR selon les valeurs au départ de différents biomarqueurs
Fonction respiratoire
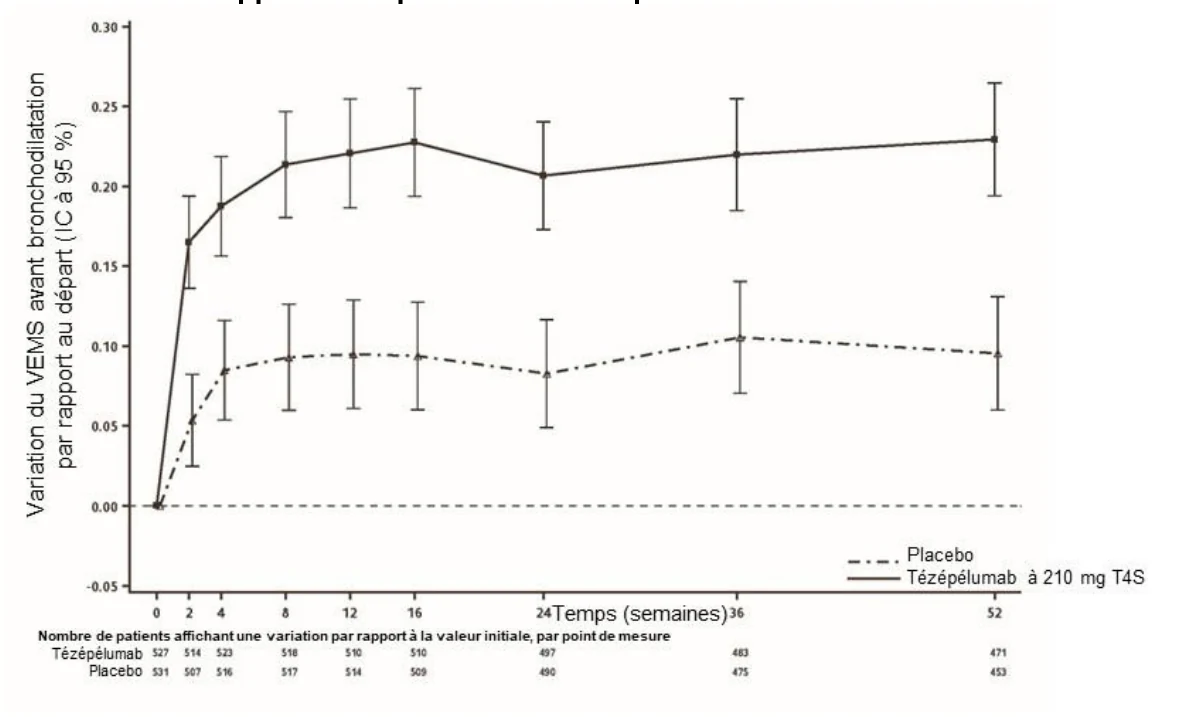
Comparativement au placebo, TEZSPIRE a procuré une amélioration d’importance clinique de la variation moyenne du VEMS par rapport à la valeur initiale, tant dans l’étude PATHWAY que dans l’étude NAVIGATOR (tableau 8).
Tableau 8 – Variation moyenne du VEMS avant bronchodilatation entre le début et la semaine 52 des études NAVIGATOR et PATHWAY
| Étude | Traitement | Variation moyenne (MC) par rapport au départ (L) | Différence par rapport au placebo (IC à 95 %) |
| NAVIGATOR | TEZSPIRE (N = 527*) | 0,23 | 0,13 (0,08 à 0,18) |
| Placebo (N = 531*) | 0,10 | ||
| PATHWAY | TEZSPIRE (N = 133*) | 0,08 | 0,13 (0,03 à 0,23) |
| Placebo (N = 138*) | -0,06 |
* Nombre de patients contribuant à l’analyse complète avec au moins 1 changement par rapport à la valeur initiale
Figure 3 Variation moyenne (IC à 95 %) du VEMS (L) avant bronchodilatation par rapport au départ au fil du temps dans l’étude NAVIGATOR
Résultats rapportés par les patients
En outre, davantage de patients traités par TEZSPIRE que de patients sous placebo ont présenté une amélioration d’importance clinique des scores à l’ACQ-6 et à l’AQLQ(S)+12 dans ces études. Une amélioration d’importance clinique (du taux de réponse) mesurée par ces questionnaires était définie par une augmentation du score de 0,5 point à la fin de l’essai. Dans l’étude NAVIGATOR, le taux de réponse selon l’ACQ-6 était de 86 % sous TEZSPIRE comparativement à 77 % sous placebo, et le taux de réponse selon l’AQLQ(S)+12 était de 78 % sous TEZSPIRE comparativement à 72 % sous placebo. Des résultats semblables ont été observés au cours de l’étude PATHWAY.
Réduction des corticostéroïdes oraux
L’effet de TEZSPIRE sur la réduction de la prise de CSO en traitement d’entretien a été évalué dans le cadre d’une étude d’épargne des corticoïdes, l’étude SOURCE. Le pourcentage moyen de réduction de la dose quotidienne de CSO à la semaine 48, par rapport au début de l’étude, était de 63,6 % (médiane : 100 %) chez les sujets qui recevaient TEZSPIRE et de 61,2 % (médiane : 75 %) chez ceux qui recevaient le placebo, sans perte de la maîtrise de la maladie. Des réductions de la dose de CSO de 50 % et plus ont été observées chez 55 (74 %) patients traités par TEZSPIRE comparativement à 53 (70 %) patients sous placebo.
Adolescents
Au total, 82 adolescents âgés de 12 à 17 ans atteints d’asthme sévère et non maîtrisé ont été inclus dans l’étude NAVIGATOR et ont reçu TEZSPIRE (n = 41) ou un placebo (n = 41). Le traitement des adolescents par TEZSPIRE, comparativement au placebo, a procuré une amélioration cliniquement significative du taux annualisé d’exacerbations de l’asthme (rapport de taux de 0,70; IC à 95 % : 0,34 à 1,46) et du VEMS (variation moyenne [MC] par rapport au placebo de 0,17 L; IC à 95 % : -0,01 à 0,35).
Rhinosinusite chronique avec polypes nasaux (RSCaPN)
Tableau 9 – Résumé des données démographiques des patients dans les études cliniques sur la RSCaPN
| Posologie, voie | Âge | ||||
| Plan de | Nombre de sujets | ||||
| No de l’étude | d’administration | moyen | Sexe | ||
| l’étude | (n) | ||||
| et durée | (plage) | ||||
| D5242C00001 (WAYPOINT) | Étude multicentrique de phase III, à répartition aléatoire, à double insu, à groupes parallèles et contrôlée par placebo visant à évaluer l’efficacité et l’innocuité du tézépélumab par rapport au placebo chez des participants atteints de RSCaPN | TEZSPIRE à 210 mg par voie s.-c. T4S ou un placebo T4S Période de traitement de 52 semaines (dernière dose administrée à la semaine 48) | 408* (répartis au hasard) 210 mg par voie s.-c. T4S : 203 Placebo par voie s.-c. T4S : 205 | 50 ans (18 à 81) | Hommes : 65 % Femmes : 35 % |
T4S = toutes les 4 semaines; s.-c. = sous-cutanée *408 patients ont reçu au moins une dose.
L’efficacité de TEZSPIRE a été évaluée dans le cadre d’une étude multicentrique à répartition aléatoire, à double insu, à groupes parallèles et contrôlée par placebo (WAYPOINT) d’une durée de 52 semaines menée chez 408 patients âgés de 18 ans et plus recevant un traitement standard pour la RSCaPN. Cette étude comprenait des patients présentant des symptômes de RSCaPN (score total de polypose nasale ≥ 5 et score de congestion nasale ≥ 2) malgré la prise de corticostéroïdes à action générale au cours des 12 derniers mois et/ou ayant des antécédents de chirurgie naso-sinusienne, ou chez qui l’un ou l’autre de ces traitements était contre-indiqué ou mal toléré.
Les patients ont reçu TEZSPIRE à 210 mg ou un placebo par voie sous-cutanée toutes les 4 semaines pendant 52 semaines en plus d’un corticostéroïde intranasal pour le traitement de la RSCaPN. Un traitement de secours par des corticostéroïdes à action générale ou une intervention chirurgicale était autorisé au cours de l’étude, à la discrétion du chercheur et conformément aux lignes directrices locales.
Les données démographiques et les caractéristiques initiales sont présentées au tableau 10 ci-dessous.
Tableau 10 – Données démographiques et caractéristiques initiales (WAYPOINT)a,b,c
| N = 408a | |
| Durée moyenne de la RSCaPN (ans) (É-T) | 13 (10) |
| Patients ayant subi ≥ 1 intervention chirurgicale antérieure (%) | 71 |
| Patients ayant utilisé des corticostéroïdes à action générale pour la RSCaPN au cours de l’année précédente (%) | 58 |
| SPN total moyenb (É-T), plage de 0 à 8 | 6,1 (1,2) |
| SCN moyen aux deux semainesb,c (É-T), plage de 0 à 3 | 2,6 (0,5) |
| Score total moyen de LMK déterminé par TDM des sinusb (É-T), plage de 0 à 24 | 19 (4) |
| Score moyen de perte d’odorat aux deux semainesb,d (É-T), plage de 0 à 3 | 2,9 (0,4) |
| Score total moyen au questionnaire SNOT-22b (É-T), plage de 0 à 110 | 69 (18) |
| Taux sanguin moyen d’éosinophiles (cellules/µL) (É-T) | 358 (238) |
| Taux moyen d’IgE totales UI/mL (É-T) | 176 (285) |
| Asthmee (%) | 61 |
| MREA/MRE-AINS (%) | 17 |
| Rhinite allergique (%) | 14 |
a Nombre de patients (N) = 407 pour la détermination du SPN total moyen; N = 406 pour la détermination du SCN moyen aux deux semaines et du score moyen de perte d’odorat aux deux semaines; N = 404 pour le calcul du score total moyen de LMK déterminé par TDM des sinus et du taux sanguin moyen d’éosinophiles; N = 389 pour la détermination du taux moyen d’IgE totales. b Des scores plus élevés indiquent une maladie plus grave ou des symptômes plus importants. c Évalué dans le cadre du journal des symptômes de polypose nasale.
d Évalué au moyen des scores de perturbation de l’odorat enregistrés dans le journal des symptômes de polypose nasale.
e Comprend les patients atteints d’asthme, de MREA ou de MRE-AINS. Tous les patients de ce sous-groupe qui étaient atteints de MREA ou de MRE-AINS, à l’exception de 3 d’entre eux, avaient également reçu un diagnostic d’asthme.
MREA = maladie respiratoire exacerbée par l’aspirine; RSCaPN = rhinosinusite chronique avec polypes nasaux; TDM = tomodensitométrie; IgE = immunoglobuline E; UI = unités internationales; LMK = Lund-Mackay; SCN = score de congestion nasale; SPN = score de polypose nasale; MRE-AINS = maladie respiratoire exacerbée par les AINS; AINS = anti-inflammatoire non stéroïdien; É‑T = écart-type; SNOT-22 = 22-item Sino-Nasal Outcome Test [questionnaire sur le retentissement des symptômes naso-sinusiens à 22 questions]
Les principaux critères d’évaluation conjoints de l’efficacité étaient la variation par rapport au départ du score total de polypose nasale (SPN) évaluée par endoscopie nasale à la semaine 52 et établi à l’insu par un comité central d’évaluateurs indépendants, et la variation par rapport au départ du score moyen de congestion nasale (SCN) évalué par période de deux semaines dans le cadre du journal des symptômes de polypose nasale, à la semaine 52. Le SPN total a été établi à l’aide d’une échelle catégorielle dont le score maximal était de 8. Pour chaque narine, un score était attribué selon les catégories suivantes : 0 = pas de polypes; 1 = petits polypes dans le méat moyen ne dépassant pas le bord inférieur du cornet moyen; 2 = polypes atteignant le dessous du bord inférieur du cornet moyen; 3 = polypes atteignant le bord inférieur du cornet inférieur ou polypes situés au centre du cornet moyen (score de 2) et tout polype additionnel sur la face interne du cornet moyen; 4 = grands polypes provoquant une obstruction complète ou quasi complète de la cavité nasale inférieure (c.-à-d. atteignant le plancher de la cavité nasale). La congestion nasale a été évaluée quotidiennement par les patients sur une échelle catégorielle de l’intensité des symptômes (0 = aucune congestion; 1 = congestion légère; 2 = congestion modérée; 3 = congestion sévère). Les principaux critères d’évaluation secondaires comprenaient la perte d’odorat rapportée par les patients, les scores relatifs aux symptômes rapportés par les patients (SNOT-22), le temps écoulé avant la décision de recourir à la chirurgie et/ou aux corticostéroïdes à action générale pour le traitement des polypes nasaux et la variation entre les scores de Lund-Mackay (LMK) évalués par tomodensitométrie entre le début de l’étude et la semaine 52.
Résultats de l’étude
Les résultats relatifs à l’efficacité dans l’étude WAYPOINT sont présentés dans le tableau 11.
Tableau 11 – Résultats relatifs aux principaux critères d’évaluation conjoints et critères d’évaluation secondaires clés à la semaine 52 chez les adultes atteints de RSCaPN (WAYPOINT)
| TEZSPIRE (N = 203) | Placebo (N = 205) | Différence moyenne (MMC) par rapport au placebo (IC à 95 %)a, b | |||
| Valeur initiale moyenne | Variation moyenne (MMC) | Valeur initiale moyenne | Variation moyenne (MMC) | ||
| Principaux critères d’évaluation conjoints | |||||
| SPN | 6,1 | -2,5 | 6,1 | -0,4 | -2,1 (-2,4; -1,8) |
| SCN quotidien (moyenne sur 2 semaines) | 2,6 | -1,7 | 2,6 | -0,7 | -1,0 (-1,2; -0,9) |
| Critères d’évaluation secondaires clésc | |||||
Perte d’odorat quotidienne (moyenne sur deux semaines)f | 2,9 | -1,3 | 2,8 | -0,3 | -1,0 (-1,2; -0,8) |
| SNOT-22g | 68,2 | -45,0 | 69,2 | -17,6 | -27,4 (-32,5; -22,4) |
| Score de Lund Mackay (LMK)h | 18,9 | -6,3 | 18,5 | -0,6 | -5,7 (-6,4; -5,0) |
| Proportion de participants, %e | Proportion de participants, %e | RRI par rapport au placebo (IC à 95 %)a, d | |||
Décision de recourir à la chirurgie sino-nasale et/ou aux corticostéroïdes à action générale pour les polypes nasaux | 5,7 % | 31,4 % | 0,08 (0,03; 0,16) | ||
a La comparaison entre le groupe sous tézépélumab et le groupe placebo a atteint le seuil de signification statistique préétabli de 5 %.
b Les différences moyennes (MMC) ont été calculées avec un modèle d’analyse de covariance à partir des covariables suivantes : le groupe de traitement, les valeurs initiales, la présence d’asthme ou de MREA/MRE-AINS concomitant au début de l’étude, des antécédents d’intervention chirurgicale sino-nasale et la région. Les données manquantes ont été attribuées par imputation multiple, selon une hypothèse de données manquantes aléatoirement).
c L’erreur de type I a été contrôlée en appliquant la méthode tronquée de Holm.
d L’estimation des rapports de risques instantanés a été réalisée à partir d’un modèle de risques proportionnels de
Cox non stratifié incluant les covariables suivantes : suivants : le groupe de traitement, , la présence d’asthme ou de
MREA/MRE-AINS concomitant au début de l’étude, les antécédents d’intervention chirurgicale sino-nasale et la région.
e Les estimations de la proportion de participants ayant présenté une manifestation jusqu’à la semaine 52 ont été réalisées selon la méthode de Kaplan-Meier.
f Le score de la perte d’odorat est fondé sur une évaluation quotidienne par les participants de la sévérité du pire épisode de perte d’odorat des 24 heures précédentes sur une échelle de 0 à 3 (0 = aucune, 1 =légère,
2 = modérée, 3 = sévère).
g Le score au questionnaire SNOT-22 est fondé sur une évaluation par les participants de la sévérité de 22 signes et symptômes nasaux et non nasaux au cours des 2 semaines précédentes sur une échelle de 0 à 5 (0 = aucun problème; 1 = problème très léger; 2 = problème léger; 3 = problème modéré; 4 = problème sévère; 5 = problème le plus sévère imaginable). Le score total maximal à ce questionnaire est de 110.
h Le score de LMK est fondé sur une évaluation par un laboratoire central indépendant des images de tomodensitométrie des 5 sinus (maxillaire, ethmoïde antérieur, ethmoïde postérieur, sphénoïde et frontal), pour chaque côté, sur une échelle de 0 à 2 (0 = aucune anomalie; 1 = opacification partielle; 2 = opacification totale), à laquelle s’ajoutait un score pour le complexe ostioméatal (0 = aucune occlusion; 2 = occlusion). Le score maximal à cette évaluation est de 24.
Variation moyenne (MMC) = variation moyenne selon la méthode des moindres carrés par rapport au départ; une réduction du score indique une amélioration; SCN = score de congestion nasale; SPN = score de polypose nasale
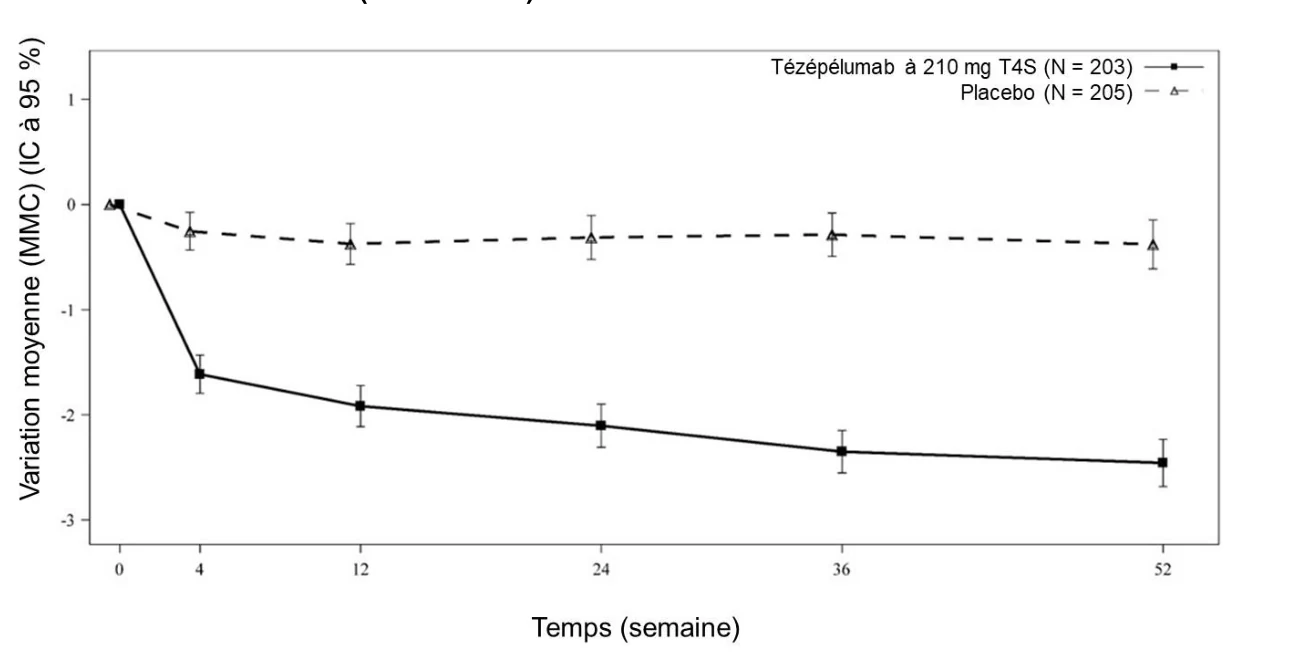
La figure 4 illustre l’amélioration de la variation moyenne du SPN au fil du temps par rapport au départ.
Figure 4 Variation moyenne (MMC) par rapport au départ du score total de polypose nasale jusqu’à la semaine 52 chez les adultes atteints de RSCaPN (WAYPOINT)
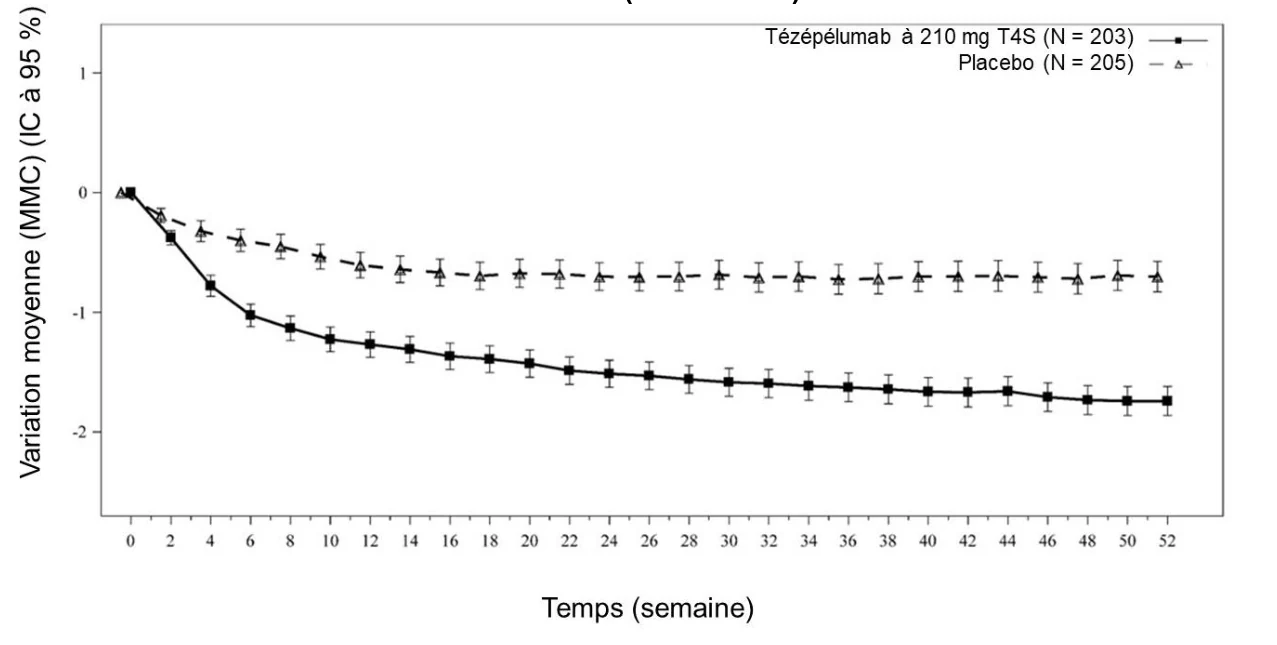
La figure 5 illustre l’amélioration de la variation moyenne du score SCN aux deux semaines au fil du temps par rapport au départ.
Figure 5 Variation moyenne (MMC) par rapport au départ du score moyen de congestion nasale aux deux semaines jusqu’à la semaine 52 chez les adultes atteints de RSCaPN (WAYPOINT)
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Dans une étude de 3 mois sur la toxicité de doses répétées, on a administré à des macaques de Buffon mâles et femelles du tézépélumab par injection s.-c. à des doses de 0, 50, 100 ou 300 mg/kg/semaine; certains des animaux ont fait l’objet d’une phase de récupération de 5 mois sans tézépélumab. Aucun effet indésirable lié au tézépélumab n’a été observé. Bien qu’un retard et/ou une diminution de la réponse immunitaire à une provocation antigénique aient été constatés à la dose de 300 mg/kg/semaine, cette observation n’a pas été accompagnée de changements évocateurs d’une infection et a été considérée comme non indésirable. Par conséquent, la dose sans effet nocif observé (DSENO) était de 300 mg/kg/semaine (la dose administrée la plus élevée). L’exposition à la DSENO est 138 fois supérieure à l’exposition chez les humains adultes et 105 fois supérieure à l’exposition chez les humains adolescents qui reçoivent 210 mg toutes les 4 semaines, d’après l’ASC.
La toxicité de doses répétées de tézépélumab a aussi été évaluée dans le cadre d’une étude de 6 mois sur les voies d’administration s.-c. et intraveineuse (i.v.). On a administré à des macaques de Buffon mâles et femelles des doses de 0 (groupes i.v. et s.-c.), de 50 (groupes i.v. et s.-c.) ou de 300 (groupe s.-c. seulement) mg/kg/semaine de tézépélumab; certains des animaux ont fait l’objet d’une phase de récupération de 5 mois sans tézépélumab. Une femelle ayant reçu 50 mg/kg/semaine de tézépélumab par voie i.v. a été euthanasiée le 156e jour de l’étude en raison d’un mauvais état clinique, qui a été attribué à des modifications vasculaires causées par des complexes immuns circulants induits par des anticorps anti-médicaments dirigés contre le tézépélumab. Aucun effet indésirable lié au tézépélumab n’a été observé à la suite de l’administration s.-c. Par conséquent, la dose s.-c. sans effet nocif observé (DSENO) était de 300 mg/kg/semaine (la dose administrée la plus élevée). L’exposition à la DSENO administrée par voie s.-c. est 111 fois supérieure à l’exposition chez les humains adultes et 85 fois supérieure à l’exposition chez les humains adolescents qui reçoivent 210 mg toutes les 4 semaines, d’après l’ASC.
Cancérogénicité
Le tézépélumab est un anticorps monoclonal et, par conséquent, aucune étude de cancérogénicité n’a été réalisée afin d’évaluer le potentiel cancérogène du tézépélumab.
Génotoxicité
Le tézépélumab est un anticorps monoclonal et, par conséquent, aucune étude de génotoxicité n’a été réalisée afin d’évaluer le potentiel génotoxique du tézépélumab.
Toxicologie pour la reproduction et le développement
Dans le cadre d’une étude plus poussée sur le développement prénatal et postnatal menée chez les macaques de Buffon, des femelles gravides ont reçu du tézépélumab par injection i.v. à des doses de 0 (excipient), 50 ou 300 mg/kg/semaine du début de la gestation (jours 20 à 22 de la gestation) à la mise bas. Aucun effet indésirable n’a été observé sur la santé maternelle, l’issue de la grossesse, le développement embryo-fœtal, ou la croissance des petits jusqu’à l’âge de 6,5 mois. Le tézépélumab a été détecté dans le sérum des petits tout au long de la période postnatale. Les ratios petit:mère des concentrations sériques de tézépélumab ont augmenté au fil du temps durant la période postnatale, ce qui dénote une clairance du médicament plus lente chez les petits que chez les mères. Le tézépélumab a aussi été détecté dans le lait, à des concentrations inférieures de 1 % à celles du sérum des mères. La comparaison des taux sériques de tézépélumab des mères à ceux des nourrissons semble indiquer que le transfert du tézépélumab aux nourrissons se produirait principalement in utero, bien qu’on ne puisse exclure le transfert par le lait. À la lumière des résultats de cette étude, la DSENO du tézépélumab pour les mères et le développement est de 300 mg/kg/semaine (la dose administrée la plus élevée). L’exposition des mères à la DSENO administrée par voie s.-c. était 168 fois supérieure à l’exposition chez les patients humains qui reçoivent 210 mg toutes les 4 semaines, d’après l’ASC.
Les effets sur la fertilité des mâles et des femelles n’ont pas été évalués dans des études animales. L’examen des paramètres de fertilité de substitution (cycle menstruel, analyse du sperme, poids des organes et pathologie microscopique) a été effectué chez des macaques de Buffon mâles et femelles ayant atteint la maturité sexuelle dans le cadre de l’étude de 6 mois sur la toxicité de doses répétées. Il n’y a pas eu d’effet lié au tézépélumab sur ces paramètres aux doses administrées dans cette étude.