


Monographie de produit - Nucala (Glaxosmithkline, 100 mg, 40 mg)
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-06 |
| 1 Indications, 1.1 Pédiatrie | 2026-06 |
| 1 Indications, 1.2 Gériatrie | 2026-06 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-06 |
| 7 Mises en garde et précautions, Généralités | 2026-06 |
| 7 Mises en garde et précautions, Système immunitaire | 2026-06 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2026-06 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2026-06 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications ................................................................................................................ 4
1.1 Pédiatrie .............................................................................................................................5 1.2 Gériatrie .............................................................................................................................5
2 Contre-indications ..................................................................................................... 5
4 Posologie et administration ....................................................................................... 5
4.1 Considérations posologiques .............................................................................................5 4.2 Posologie recommandée et ajustement posologique .......................................................6 4.3 Reconstitution ....................................................................................................................7 4.4 Administration ...................................................................................................................8 4.5 Dose oubliée ................................................................................................................... 10
5 Surdose ................................................................................................................... 10
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 10
7 Mises en garde et précautions ................................................................................. 12
Généralités ................................................................................................................................... 12 Système immunitaire ................................................................................................................... 12 7.1 Populations particulières ................................................................................................ 13 7.1.1 Grossesse ........................................................................................................................ 13 7.1.2 Allaitement ..................................................................................................................... 13 7.1.3 Enfants et adolescents .................................................................................................... 13 7.1.4 Personnes âgées ............................................................................................................. 14
8 Effets indésirables ................................................................................................... 14
8.1 Aperçu des effets indésirables ........................................................................................ 14 8.2 Effets indésirables observés au cours des études cliniques ........................................... 15
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................... 31 8.5 Effets indésirables observés après la commercialisation ............................................... 31
9 Interactions médicamenteuses ................................................................................ 32
9.2 Aperçu des interactions médicamenteuses .................................................................... 32 9.4 Interactions médicament-médicament .......................................................................... 32 9.5 Interactions médicament-aliment .................................................................................. 32 9.6 Interactions médicament-plante médicinale.................................................................. 32 9.7 Interactions médicament-examens de laboratoire ........................................................ 32
10 Pharmacologie clinique ........................................................................................... 32
10.1 Mode d’action ................................................................................................................. 32 10.2 Pharmacodynamie .......................................................................................................... 32 10.3 Pharmacocinétique ......................................................................................................... 35 10.4 Immunogénicité .............................................................................................................. 37
11 Conservation, stabilité et mise au rebut ................................................................... 38
12 Instructions particulières de manipulation du produit .............................................. 39
Partie 2 : Renseignements scientifiques .............................................................................. 40
13 Renseignements pharmaceutiques .......................................................................... 40
14 Études cliniques ...................................................................................................... 40
14.1 Études cliniques par indication ....................................................................................... 40 Asthme éosinophilique sévère ..................................................................................................... 40 Rhinosinusite chronique avec polypes nasaux ............................................................................ 47 Maladie pulmonaire obstructive chronique ................................................................................ 52 Granulomatose éosinophile avec polyangéite ............................................................................ 57 Syndrome hyperéosinophilique ................................................................................................... 61
16 Toxicologie non clinique .......................................................................................... 64
Renseignements destinés aux patient·e·s............................................................................ 66
Renseignements destinés aux patient·e·s............................................................................ 74
DIRECTIVES D’UTILISATION – Auto-injecteur prérempli ....................................................... 82
DIRECTIVES D’UTILISATION – Seringue DE SÉCURITÉ préremplie (100 mg/mL) ..................... 89
DIRECTIVES D’UTILISATION – Seringue de SÉCURITÉ préremplie (40 mg/0,4 mL) .................. 96
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Asthme éosinophilique sévère
NUCALA (mépolizumab pour injection/mépolizumab injectable) est indiqué à titre de médicament d’appoint pour le traitement d’entretien de l’asthme éosinophilique sévère chez les adultes, les adolescents et les enfants (âgés de 6 ans ou plus) :
- dont l’état n’est pas adéquatement maîtrisé malgré une corticothérapie en inhalation à dose élevée (patients de 18 ans ou plus) ou une corticothérapie en inhalation à dose moyenne ou élevée (patients de 6 à 17 ans), jumelée à un ou plusieurs autres médicaments d’entretien de l’asthme (p. ex., un bêta2-agoniste à longue durée d’action [BALA]); et
- dont le nombre d’éosinophiles dans la circulation sanguine est ≥ 150 cellules/mcL (0,15 x 10⁹/L) au moment d’amorcer le traitement par NUCALA OU ≥ 300 cellules/mcL (0,3 x 10⁹/L) au cours des 12 mois précédents.
NUCALA n’est pas indiqué pour faire céder un bronchospasme aigu ou l’état de mal asthmatique (voir la section 7 Mises en garde et précautions).
Rhinosinusite chronique avec polypes nasaux
NUCALA est indiqué comme traitement d’entretien en appoint aux corticostéroïdes intranasaux chez les patients adultes atteints de rhinosinusite chronique avec polypes nasaux (RSCaPN) de forme sévère qui n’obtiennent pas une maîtrise adéquate de la maladie avec les corticostéroïdes intranasaux seuls.
Maladie pulmonaire obstructive chronique
NUCALA est indiqué comme traitement d’entretien d’appoint chez les patients adultes atteints de maladie pulmonaire obstructive chronique (MPOC) caractérisée par une hausse des éosinophiles sanguins qui n’est pas maîtrisée de façon adéquate par l’association d’un corticostéroïde inhalé (CSI), d’un bêta2-agoniste à longue durée d’action (BALA) et d’un antagoniste muscarinique à longue durée d’action (AMLA).
NUCALA n’est pas indiqué pour le soulagement d’un bronchospasme aigu (voir la section 7 Mises en garde et précautions).
Granulomatose éosinophile avec polyangéite
NUCALA est indiqué en appoint à la corticothérapie pour le traitement des patients adultes atteints de granulomatose éosinophile avec polyangéite (GEPA).
Syndrome hyperéosinophilique
NUCALA est indiqué à titre de médicament d’appoint au traitement standard chez les patients adultes atteints du syndrome hyperéosinophilique (SHE) depuis ≥ 6 mois en l’absence de cause secondaire non hématologique connue.
1.1 Pédiatrie
Asthme éosinophilique sévère : NUCALA n’est pas indiqué chez les patients de moins de 6 ans. Les données sur l’efficacité et l’innocuité de NUCALA chez les patients âgés de moins de 18 ans sont limitées (voir la section 14 Études cliniques).
La posologie chez l’enfant a été déterminée à partir de modèles et de simulations appliqués aux données pharmacocinétiques provenant d’adultes et d’enfants (voir la
section 10.3 Pharmacocinétique).
Rhinosinusite chronique avec polypes nasaux : NUCALA n’est pas indiqué chez les patients de moins de 18 ans.
Maladie pulmonaire obstructive chronique : NUCALA n’est pas indiqué chez les patients de moins de 18 ans.
Granulomatose éosinophile avec polyangéite : NUCALA n’est pas indiqué chez les patients de moins de 18 ans.
Syndrome hyperéosinophilique : NUCALA n’est pas indiqué chez les patients de moins de 18 ans.
1.2 Gériatrie
Parmi les 3648 patients ayant reçu NUCALA à 100 mg par voie s.c., 929 (25 %) étaient âgés de 65 ans ou plus et 205 (6 %) étaient âgés de 75 ans ou plus. Les profils d’efficacité et d’innocuité observés dans ce groupe d’âge étaient semblables à ceux observés dans l’ensemble de la population étudiée (voir la section 10.3 Pharmacocinétique).
2 Contre-indications
NUCALA est contre-indiqué chez les patients hypersensibles au mépolizumab ou à tout ingrédient des formulations ou composant des contenants. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
NUCALA doit être administré uniquement par injection sous-cutanée.
NUCALA doit être utilisé sous la supervision d’un médecin qui est expérimenté dans la surveillance des signes et des symptômes d’hypersensibilité après l’administration d’agents biologiques.
Poudre lyophilisée
NUCALA (mépolizumab pour injection) doit être reconstitué et administré par un professionnel de la santé qualifié prêt à prendre en charge l’anaphylaxie pouvant mettre la vie en danger (voir la section 7 Mises en garde et précautions). Après la reconstitution, NUCALA doit être utilisé immédiatement après avoir été prélevé du flacon au moyen d’une seringue (voir la section 4.4 Administration).
Cette forme pharmaceutique est acceptable pour administrer une dose de 40 mg et une dose de 100 mg.
Solution pour seringue de sécurité préremplie ou auto-injecteur prérempli (100 mg/mL) NUCALA (mépolizumab injectable) peut être administré par le patient lui-même ou un soignant si le professionnel de la santé estime que cette façon de faire est acceptable et que le patient ou le soignant a reçu la formation nécessaire concernant la technique d’injection (voir la section 4.4 Administration).
L’auto-injecteur et la seringue préremplis (100 mg/mL) permettent d’administrer une dose de 100 mg de mépolizumab; ils ne conviennent pas aux patients devant recevoir une dose de 40 mg de mépolizumab (soit les enfants de 6 à 11 ans atteints d’asthme éosinophilique sévère).
Solution pour seringue de sécurité préremplie (40 mg/0,4 mL)
NUCALA (mépolizumab injectable) doit être administré par un professionnel de la santé ou un soignant. Il peut être administré par un soignant si le professionnel de la santé estime que cette façon de faire est acceptable et que le soignant a reçu la formation nécessaire concernant la technique d’injection (voir la section 4.4 Administration).
La seringue préremplie (40 mg/0,4 mL) permet d’administrer une dose de 40 mg de mépolizumab et est destinée uniquement aux enfants âgés de 6 à 11 ans atteints d’asthme éosinophilique sévère.
4.2 Posologie recommandée et ajustement posologique
Asthme éosinophilique sévère :
Adultes et adolescents (≥ 12 ans) :
La dose recommandée de NUCALA est de 100 mg administrés par voie sous-cutanée une fois toutes les 4 semaines.
Enfants (de 6 à 11 ans) :
La dose recommandée de NUCALA est de 40 mg administrés par voie sous-cutanée une fois toutes les 4 semaines.
Seules la poudre lyophilisée et la seringue préremplie (40 mg/0,4 mL) permettent d’administrer la dose recommandée de 40 mg chez les enfants de 6 à 11 ans (voir la section 4.4 Administration).
Chaque flacon de poudre lyophilisée est destiné à un usage unique chez un seul patient. Toute portion inutilisée du médicament restant dans le flacon doit être jetée.
Rhinosinusite chronique avec polypes nasaux :
La dose recommandée de NUCALA est de 100 mg administrés par voie sous-cutanée une fois toutes les 4 semaines.
Maladie pulmonaire obstructive chronique :
La dose recommandée de NUCALA est de 100 mg administrés par voie sous-cutanée une fois toutes les 4 semaines.
Granulomatose éosinophile avec polyangéite :
La dose recommandée de NUCALA est de 300 mg administrés par voie sous-cutanée une fois toutes les 4 semaines.
La dose de 300 mg destinée au traitement de la granulomatose éosinophile avec polyangéite nécessite l’administration de 3 injections distinctes de NUCALA à 100 mg (voir la section 4.4 Administration).
Syndrome hyperéosinophilique :
La dose recommandée de NUCALA est de 300 mg administrés par voie sous-cutanée une fois toutes les 4 semaines.
La dose de 300 mg destinée au traitement du syndrome hyperéosinophilique nécessite l’administration de 3 injections distinctes de NUCALA à 100 mg (voir la section 4.4 Administration).
Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les patients âgés (voir la section 10.3 Pharmacocinétique).
Enfants
Asthme éosinophilique sévère : NUCALA n’est pas indiqué chez les patients de moins de 6 ans. La posologie chez l’enfant a été déterminée à partir de modèles et de simulations appliqués aux données pharmacocinétiques provenant d’adultes et d’enfants (voir la
section 10.3 Pharmacocinétique).
Rhinosinusite chronique avec polypes nasaux : NUCALA n’est pas indiqué chez les patients de moins de 18 ans.
Maladie pulmonaire obstructive chronique : NUCALA n’est pas indiqué chez les patients de moins de 18 ans.
Granulomatose éosinophile avec polyangéite : NUCALA n’est pas indiqué chez les patients de moins de 18 ans.
Syndrome hyperéosinophilique : NUCALA n’est pas indiqué chez les patients de moins de 18 ans.
Insuffisance hépatique
Il est peu probable que la dose doive être adaptée pour les patients atteints d’un trouble hépatique (voir la section 10.3 Pharmacocinétique).
Insuffisance rénale
Il est peu probable que la dose doive être adaptée pour les patients atteints d’un trouble rénal (voir la section 10.3 Pharmacocinétique).
4.3 Reconstitution
Poudre lyophilisée
Instructions pour la reconstitution : NUCALA ne contient aucun agent de conservation; par conséquent, la reconstitution doit être effectuée par un professionnel de la santé dans des conditions aseptiques.
- 1. Reconstituer la poudre NUCALA contenue dans le flacon avec 1,2 mL d’eau stérile pour injection, en utilisant de préférence une seringue de 2 à 3 mL et une aiguille de calibre 21 à 27. La solution reconstituée renfermera du mépolizumab à une concentration de 100 mg/mL et pourrait être incolore ou légèrement teintée jaune ou brun. Elle ne doit pas être mélangée à d’autres médicaments.
- 2.
Le jet d’eau stérile pour injection doit être dirigé verticalement dans le centre du pain de poudre lyophilisée. Laisser reposer le flacon à la température ambiante pendant la reconstitution, faire tournoyer doucement le flacon pendant 10 secondes toutes les 15 secondes jusqu’à ce que la poudre soit dissoute. La reconstitution est habituellement totale 5 minutes après que l’eau stérile a été ajoutée, mais cela peut prendre plus de temps.
Remarque : Ne pas agiter la solution durant la reconstitution, car cela pourrait entraîner la formation excessive de mousse ou la formation d’un précipité.
- 3. Si un dispositif mécanique (mélangeur) est utilisé pour reconstituer NUCALA, la vitesse de rotation doit être de 450 rpm; on ne doit pas faire tourner le flacon pendant plus de 10 minutes. Autre méthode acceptable : faire tourner le flacon à 1000 rpm pendant 5 minutes tout au plus.
- 4. Inspecter visuellement la solution reconstituée de NUCALA avant de l’utiliser pour s’assurer qu’elle est claire et exempte de particules. La solution doit être transparente à opalescente et incolore ou légèrement teintée jaune ou brun et ne contenir aucune particule visible. La présence de petites bulles d’air ou d’une petite quantité de mousse est cependant prévisible et s’avère acceptable. Si des particules demeurent présentes dans la solution ou si cette dernière a un aspect trouble ou laiteux, il ne faut pas utiliser la solution.
- 5. Si plus d’un flacon est requis pour l’administration de la dose prescrite, répéter les étapes 1 à 4.
- 6.
Si elle n’est pas utilisée immédiatement, la solution reconstituée de NUCALA :
- doit être conservée à une température inférieure à 30 °C;
- ne doit pas être congelée;
- doit être jetée 8 heures après sa reconstitution.
4.4 Administration
Poudre lyophilisée
Instructions pour l’administration de chaque dose de 100 mg : Pour administrer le produit par voie sous-cutanée, on utilisera de préférence une seringue en polypropylène de 1 mL munie d’une aiguille jetable de calibre 21 à 27 de 13 mm (0,5 po).
- 1. Au moment d’administrer le produit, prélever 1 mL de solution reconstituée de NUCALA. Ne pas agiter la solution, car cela pourrait entraîner la formation de mousse ou d’un précipité.
- 2. Administrer le produit au moyen d’une injection sous-cutanée de 1 mL (équivalant à 100 mg de mépolizumab) dans la partie supérieure du bras, la cuisse ou l’abdomen.
Si plus d’un flacon est requis pour l’administration de la dose prescrite, répéter les étapes 1 et 2. Les points d’injection doivent être espacés d’au moins 5 cm.
Instructions pour l’administration de chaque dose de 40 mg : Pour administrer le produit par voie sous-cutanée, on utilisera de préférence une seringue en polypropylène de 1 mL munie d’une aiguille jetable de calibre 21 à 27 de 13 mm (0,5 po).
- 1.
Au moment d’administrer le produit, prélever 0,4 mL de solution reconstituée de NUCALA.
Ne pas agiter la solution, car cela pourrait entraîner la formation de mousse ou d’un précipité. Jeter toute portion inutilisée de la solution restant dans le flacon.
- 2.
Administrer le produit au moyen d’une injection sous-cutanée de 0,4 mL (équivalant à
40 mg de mépolizumab) dans la partie supérieure du bras ou la cuisse.
Solution pour seringue de sécurité préremplie ou auto-injecteur prérempli
Les injections sous-cutanées de NUCALA peuvent être autoadministrées par le patient ou administrées par un soignant si le professionnel de la santé estime que cette façon de faire est acceptable. Le professionnel de la santé doit fournir au patient ou au soignant la formation nécessaire concernant la technique d’injection ainsi que les directives d’administration avant que NUCALA soit utilisé.
L’auto-injecteur et la seringue préremplis (100 mg/mL) permettent d’administrer une dose de 100 mg de mépolizumab; ils ne conviennent pas aux patients devant recevoir une dose de 40 mg de mépolizumab.
La seringue préremplie (40 mg/0,4 mL) permet d’administrer une dose de 40 mg de mépolizumab; elle convient aux patients devant recevoir cette dose, c’est-à-dire les enfants âgés de 6 à 11 ans atteints d’asthme éosinophilique sévère.
S’assurer que les RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S et les DIRECTIVES D’UTILISATION propres au mode d’administration sont suivis.
Directives d’administration :
- 1. Sortez l’auto-injecteur prérempli ou la seringue préremplie du réfrigérateur 30 minutes avant l’injection, et laissez à la température ambiante. N’utilisez aucune autre méthode pour réchauffer NUCALA.
- 2. Avant l’administration, vérifiez par la fenêtre de l’auto-injecteur prérempli ou de la seringue préremplie si la solution contient des particules ou si elle a changé de couleur. La solution injectable de NUCALA doit être transparente à opalescente et incolore ou légèrement teintée jaune ou brun. Il ne faut pas utiliser la solution injectable de NUCALA si elle a changé de couleur, si elle est trouble ou si elle contient des particules. N’utilisez pas l’auto-injecteur prérempli ou la seringue préremplie de NUCALA s’il ou si elle tombe sur une surface dure.
- 3.
Faites l’injection sous-cutanée dans la cuisse ou l’abdomen, mais pas à moins de 5 cm (2 pouces)
du nombril. Le soignant peut aussi administrer l’injection sous-cutanée dans la partie supérieure du bras.
- 4. Pour l’utilisation dans les cas de granulomatose éosinophile avec polyangéite et de syndrome hyperéosinophilique, assurez-vous d’utiliser des points d’injection distants d’au moins 5 cm (2 pouces) pour chaque injection sous-cutanée.
- 5. Il ne faut jamais administrer une injection dans une partie du corps où la peau est sensible, meurtrie, rouge ou indurée.
4.5 Dose oubliée
Poudre lyophilisée
Si l’administration d’une dose est oubliée ou si le patient ne peut pas se présenter à un rendez-vous pour recevoir l’une des injections, cette dose manquée doit lui être administrée le plus tôt possible.
Solution pour seringue de sécurité préremplie ou auto-injecteur prérempli
Si une dose est oubliée, informez le patient ou le soignant que la dose doit être administrée dès que possible. Le calendrier d’administration habituel peut ensuite être repris. S’il est déjà temps d’administrer la dose suivante, administrez-la comme prévu.
5 Surdose
Il n’y a pas d’expérience clinique liée au surdosage de NUCALA.
Dans le cadre d’un essai clinique, des patients atteints de maladie éosinophile à qui on a administré par voie intraveineuse des doses uniques atteignant 1500 mg n’ont présenté aucun signe de toxicité liée à la dose.
Traitement
Il n’y a pas de traitement particulier à opposer à un surdosage de NUCALA. En cas de surdosage, le patient doit recevoir un traitement de soutien et faire l’objet d’une surveillance appropriée, selon le cas.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Tableau 1 – Formes posologiques, teneurs, composition et conditionnement
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/composition | ||||
| Injection sous-cutanée | Poudre lyophilisée pour solution injectable par voie sous-cutanée Après reconstitution, chaque flacon uniservice contient 100 mg/mL de mépolizumab. | Phosphate de sodium dibasique heptahydraté, polysorbate 80 et saccharose | ||
Solution pour injection par voie sous-cutanée Chaque auto-injecteur prérempli uniservice contient 100 mg/mL de mépolizumab. Les seringues préremplies uniservices contiennent 40 mg/0,4 mL ou 100 mg/mL de mépolizumab. | Acide citrique monohydraté, édétate disodique dihydraté, phosphate de sodium dibasique heptahydraté, polysorbate 80 et saccharose | |||
NUCALA est offert dans les présentations suivantes :
Poudre lyophilisée
NUCALA est offert sous forme de poudre lyophilisée stérile, sans agent de conservation, pour injection sous-cutanée. NUCALA est offert dans un flacon uniservice de 10 mL en verre de type I muni d’un bouchon en caoutchouc bromobutyle (sans latex), recouvert d’un opercule en aluminium gris et d’une capsule en plastique.
Chaque flacon uniservice contient 144 mg de mépolizumab lyophilisé. Après reconstitution avec 1,2 mL d’eau stérile pour injection, USP, chaque flacon renferme 100 mg de mépolizumab dans 1 mL; le pH de la solution est de 7,0.
Cette forme pharmaceutique est acceptable pour administrer une dose de 40 mg ou de 100 mg.
Solution pour seringue de sécurité préremplie ou auto-injecteur prérempli
NUCALA est offert sous forme de solution stérile, transparente à opalescente, incolore ou légèrement teintée jaune ou brun, sans agent de conservation, pour injection sous-cutanée, dans les présentations suivantes :
- auto-injecteur prérempli unidose de 1 mL, muni d’une aiguille fixe de 13 mm (0,5 po), de calibre 29;
seringue préremplie unidose de 1 mL, munie d’une aiguille fixe de 13 mm (0,5 po), de calibre
29, avec protecteur d’aiguille;
- seringue préremplie unidose de 0,4 mL, munie d’une aiguille fixe de 13 mm (0,5 po), de calibre 29, avec protecteur d’aiguille.
Chaque auto-injecteur prérempli ou seringue préremplie de 1 mL renferme 100 mg de mépolizumab; le pH de la solution est de 6,3. Ni l’auto-injecteur ni la seringue préremplis ne conviennent aux patients devant recevoir une dose de 40 mg de mépolizumab.
Chaque seringue préremplie de 0,4 mL renferme 40 mg de mépolizumab; le pH de la solution est de 6,3. Cette présentation convient aux patients devant recevoir une dose de 40 mg de mépolizumab.
Description
NUCALA (mépolizumab pour injection ou mépolizumab injectable) est un anticorps monoclonal humanisé IgG1 kappa qui se lie avec une grande affinité et une haute spécificité à l’interleukine-5 (IL-5) soluble. Le mépolizumab, dont la masse moléculaire est d’environ 149 kDa, est produit à l’aide de la technologie de l’ADN recombinant dans des cellules ovariennes de hamster chinois.
7 Mises en garde et précautions
Généralités
Symptômes d’asthme aigu ou de maladie pulmonaire obstructive chronique ou aggravation de la maladie
NUCALA ne doit pas être utilisé pour le traitement des exacerbations aiguës de l’asthme ou de la MPOC.
Des effets indésirables liés à l’asthme ou à la MPOC ou des exacerbations de l’asthme ou de la MPOC peuvent survenir durant le traitement par NUCALA. On doit recommander aux patients de consulter un médecin si leurs symptômes d’asthme ou de MPOC ne s’atténuent pas ou s’intensifient après le début du traitement par NUCALA.
Réduction des doses de corticostéroïdes
Il n’est pas recommandé de cesser brusquement l’administration de corticostéroïdes après avoir amorcé le traitement par NUCALA. S’il y a lieu de réduire les doses de corticostéroïdes, ces réductions doivent être faites de manière graduelle et sous la supervision d’un médecin.
Diagnostic du syndrome hyperéosinophilique par sous-groupes
Étant donné que le schéma de traitement du SHE diffère d’un sous-groupe de patients à un autre, le dépistage génétique de la mutation FIP1L1-PDGFRα doit être effectué en vue de faciliter la détermination de la variante du SHE et d’optimiser le choix du traitement.
Patients atteints de MPOC présentant un faible nombre d’éosinophiles dans le sang
Les données disponibles sont insuffisantes pour étayer l’efficacité et l’innocuité de NUCALA chez les patients atteints de MPOC qui présentent un nombre d’éosinophiles dans le sang < 150 cellules/mcL et pour lesquels il n’existe aucune indication factuelle de la présence d’un nombre d’éosinophiles dans le sang ≥ 300 cellules/mcL au cours des 12 mois précédents.
Système immunitaire
Réactions d’hypersensibilité et réactions liées à l’administration
Des réactions générales immédiates ou tardives, notamment des réactions d’hypersensibilité (p. ex., anaphylaxie, urticaire, œdème de Quincke, éruption cutanée, bronchospasme, hypotension) sont survenues après l’administration de NUCALA. Ces réactions se sont généralement produites au cours des heures ayant suivi l’administration du médicament, mais elles sont survenues tardivement dans certains cas (c.-à-d. après quelques jours). Elles peuvent se manifester pour la première fois longtemps après le début du traitement.
Infections parasitaires
Les éosinophiles peuvent participer à la réaction immunologique déclenchée par certaines infections helminthiques. Les patients qui présentaient des infections helminthiques préexistantes ont été exclus du programme d’essais cliniques. Chez ces patients, on doit traiter l’infection helminthique avant d’amorcer le traitement par NUCALA. Si les patients deviennent infectés tandis qu’ils reçoivent un traitement par NUCALA et qu’ils ne répondent pas au traitement antihelminthique recommandé, on doit envisager de cesser temporairement l’administration de NUCALA.
Infection opportuniste : zona
Lors des essais cliniques contrôlés, trois cas de zona constituant un effet indésirable grave sont survenus chez les sujets recevant NUCALA, comparativement à un cas chez les patients du groupe placebo (voir la section 8 Effets indésirables). Il convient d’envisager la vaccination avant d’entreprendre le traitement par NUCALA si cela est justifié sur le plan médical.
7.1 Populations particulières
7.1.1 Grossesse
L’emploi de NUCALA n’a fait l’objet d’aucune étude chez la femme enceinte et aucune donnée relative à son effet sur la fertilité chez l’être humain n’est disponible (voir la section 16 Toxicologie non clinique). Un trop petit nombre de grossesses a été signalé au cours des essais cliniques pour qu’on puisse rendre compte des résultats relatifs à la santé maternelle et fœtale ainsi qu’au développement du fœtus.
NUCALA ne doit pas être utilisé par les femmes enceintes, sauf si les bienfaits attendus pour la mère justifient les risques possibles pour le fœtus. On doit recommander aux patientes de communiquer avec leur médecin si elles tombent enceintes durant le traitement par NUCALA ou au cours des 4 mois suivant l’arrêt du traitement.
7.1.2 Allaitement
Il n’existe aucune donnée concernant la présence du mépolizumab dans le lait maternel humain, les effets sur le nourrisson allaité ou les effets sur la production de lait (voir la section 16 Toxicologie non clinique).
Une décision s’impose, soit cesser l’allaitement, soit arrêter l’administration de NUCALA, en tenant compte de l’importance de l’allaitement pour le nourrisson d’une part et de l’importance du médicament pour la santé de la mère d’autre part.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) :
Les patients de moins de 6 ans n’étaient pas admis aux essais cliniques sur NUCALA dans le traitement de l’asthme éosinophilique sévère. On dispose de données cliniques limitées sur l’efficacité et l’innocuité de ce médicament chez les jeunes de moins de 18 ans. Au total, 28 des 1327 patients (2,1 %) admis aux essais cliniques contrôlés par placebo sur NUCALA dans le traitement de l’asthme sévère étaient âgés de 12 à 17 ans, et 36 patients âgés de 6 à 11 ans ont été admis à l’essai clinique non contrôlé sur NUCALA dans le traitement de l’asthme sévère.
Les patients de moins de 18 ans n’étaient pas admis à l’essai clinique sur NUCALA dans le traitement de la rhinosinusite chronique avec polypes nasaux.
Les patients de moins de 18 ans n’étaient pas admis aux essais cliniques sur NUCALA dans le traitement de la maladie pulmonaire obstructive chronique.
Les patients de moins de 18 ans n’étaient pas admis à l’essai clinique sur NUCALA dans le traitement de la granulomatose éosinophile avec polyangéite.
NUCALA n’est pas indiqué pour le traitement du syndrome hyperéosinophilique chez les patients de moins de 18 ans.
7.1.4 Personnes âgées
Asthme éosinophilique sévère : Au total, 119 des 1327 patients (9,0 %) admis aux essais cliniques contrôlés par placebo sur NUCALA dans le traitement de l’asthme sévère étaient âgés de 65 ans ou plus.
RSCaPN : Au total, 56 des 407 patients (14 %) admis à l’essai clinique sur NUCALA dans le traitement de la rhinosinusite chronique avec polypes nasaux étaient âgés de 65 ans ou plus.
MPOC : Au total, 614 des 1043 patients (59 %) admis aux essais cliniques sur NUCALA dans le traitement de la MPOC étaient âgés de 65 ans ou plus.
GEPA : Au total, 17 des 136 patients (13 %) admis à l’essai clinique sur NUCALA dans le traitement de la granulomatose éosinophile avec polyangéite étaient âgés de 65 ans ou plus.
SHE : Au total, 14 des 108 patients (13 %) admis à l’essai clinique sur NUCALA dans le traitement du syndrome hyperéosinophilique étaient âgés de 65 ans ou plus.
Aucun ajustement posologique n’est nécessaire chez les patients de 65 ans ou plus (voir la section 10.3 Pharmacocinétique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Au cours des études cliniques réalisées chez des patients adultes et adolescents atteints d’asthme éosinophilique sévère, les effets indésirables du médicament le plus souvent signalés (effets considérés comme étant possiblement liés au traitement par le mépolizumab) durant le traitement par NUCALA ont été les céphalées, les réactions au point d’injection et la dorsalgie. Au cours d’une étude clinique menée chez des enfants atteints d’asthme éosinophilique sévère, les effets indésirables du médicament signalés le plus fréquemment ont été les céphalées, les réactions au point d’injection, la douleur abdominale haute, l’eczéma et la pharyngite.
Au cours des études cliniques menées chez des patients adultes atteints de rhinosinusite chronique avec polypes nasaux, de maladie pulmonaire obstructive chronique, de granulomatose éosinophile avec polyangéite ou du syndrome hyperéosinophilique, les céphalées ont été l’effet indésirable du médicament signalé le plus fréquemment durant le traitement par NUCALA.
Des réactions d’hypersensibilité ont été signalées dans les heures ou les jours suivant le traitement par NUCALA, notamment anaphylaxie, enflure du visage, de la bouche et/ou de la langue; évanouissement, étourdissements ou sensation de tête légère; urticaire; problèmes respiratoires et éruption cutanée.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Asthme éosinophilique sévère
Adultes et adolescents (≥ 12 ans)
On a évalué l’innocuité du mépolizumab dans le cadre de trois essais cliniques multicentriques contrôlés par placebo avec répartition aléatoire, d’une durée de 24 à 52 semaines, et de trois études de prolongation ouvertes non contrôlées dans le cadre desquelles les patients ont reçu le traitement pendant une période médiane de 2,8 ans (extrêmes : 4 semaines et 4,5 ans). Au total, 1327 patients adultes et adolescents atteints d’asthme éosinophilique sévère ont reçu par voie sous-cutanée (s.c.) ou intraveineuse (i.v.) une dose de mépolizumab ou un placebo au cours des essais contrôlés avec répartition aléatoire. Le profil d’innocuité était comparable dans les groupes ayant reçu le mépolizumab par voie s.c. (NUCALA à 100 mg) ou i.v. (75 mg, 250 mg et 750 mg).
Deux des trois études contrôlées par placebo (MEA115588 et MEA115575) portaient sur NUCALA à 100 mg administré par voie s.c. Les effets indésirables qui ont été signalés par au moins 1 % des patients qui prenaient NUCALA à 100 mg par voie s.c. et à une fréquence plus élevée que dans le groupe placebo (différence ≥ 1 % par rapport au placebo) au cours des études contrôlées par placebo sont présentés au Tableau 2.
Tableau 2 – Effets indésirables survenus durant le traitement par NUCALA à une fréquence ≥ 1 % et dépassant de ≥ 1 % celle observée dans le groupe placebo, chez des sujets adultes et adolescents atteints d’asthme éosinophilique sévère, dans le cadre des études contrôlées par placebo (MEA115588 et MEA115575)
| Effets indésirables1 | NUCALA 100 mg s.c. (N = 263) n (%) | Placebo (N = 257) n (%) |
Affections oculaires Augmentation de la sécrétion lacrymale 4 (1,5 %) 0 Affections gastro-intestinales Maladie de reflux gastro-œsophagien 8 (3,0 %) 3 (1,2 %) Bouche sèche 4 (1,5 %) 0 Trouble gastro-intestinal 3 (1,1 %) 0
| Effets indésirables1 | NUCALA 100 mg s.c. (N = 263) n (%) | Placebo (N = 257) n (%) |
Troubles généraux et anomalies au site d’administration Réaction au point d’injection2 Douleur thoracique Tuméfaction locale Infections et infestations Infection des voies urinaires Pharyngite Lésions, intoxications et complications d’interventions Entorse d’un ligament Affections musculosquelettiques et du tissu conjonctif Arthralgie Dorsalgie Contractures musculaires Douleur musculosquelettique Cervicalgie Raideur musculosquelettique Tendinite Affections du système nerveux Céphalée Affections psychiatriques Insomnie Affections des organes de reproduction et du sein Dysménorrhée Affections respiratoires, thoraciques et médiastinales Congestion nasale Rhinorrhée Affections de la peau et du tissu sous-cutané Eczéma | 21 (8,0 %) 5 (1,9 %) 3 (1,1 %) 10 (3,8 %) 7 (2,7 %) 3 (1,1 %) 16 (6,1 %) 16 (6,1 %) 7 (2,7 %) 4 (1,5 %) 4 (1,5 %) 3 (1,1 %) 3 (1,1 %) 53 (20,2 %) 7 (2,7 %) 3 (1,1 %) 7 (2,7 %) 5 (1,9 %) 11 (4,2 %) | 8 (3,1 %) 2 (0,8 %) 0 5 (1,9 %) 4 (1,6 %) 0 13 (5,1 %) 9 (3,5 %) 1 (0,4 %) 1 (0,4 %) 0 0 0 47 (18,3 %) 3 (1,2 %) 0 2 (0,8 %) 1 (0,4 %) 2 (0,8 %) |
1 Selon le MedDRA (Medical Dictionary for Regulatory Activities Terminology; Dictionnaire médical des affaires réglementaires), version 16.1.
2 Les symptômes le plus souvent associés aux injections sous-cutanées comprenaient la douleur, l’érythème, l’enflure, les démangeaisons et la sensation de brûlure.
Les effets indésirables du médicament chez les patients adultes et adolescents (effets considérés comme étant possiblement liés au traitement par le mépolizumab) ont été établis après l’évaluation de toutes les données issues des trois essais contrôlés par placebo avec répartition aléatoire et comprenaient les suivants : céphalées (effet très fréquent; ≥ 1/10) et pharyngite, infection des voies respiratoires inférieures, infection des voies urinaires, congestion nasale, douleur abdominale haute, eczéma, dorsalgie, pyrexie et réactions au point d’injection (tous des effets fréquents; de ≥ 1/100 à < 1/10).
Le profil d’innocuité de NUCALA dans un sous-ensemble particulier de sujets adultes et adolescents atteints d’asthme éosinophilique sévère (n = 998) qui toléraient NUCALA, qui ont participé aux études de prolongation ouvertes non contrôlées et qui ont reçu 100 mg de NUCALA par voie s.c. toutes les 4 semaines pendant une période médiane de 2,8 ans (extrêmes : 4 semaines et 4,5 ans), cadre avec celui observé durant les études contrôlées par placebo.
Enfants et adolescents (de 6 à 17 ans)
L’innocuité du mépolizumab chez les adolescents (de 12 à 17 ans) atteints d’asthme éosinophilique sévère a été étudiée chez 37 patients dans le cadre de quatre études cliniques contrôlées par placebo, dont 27 adolescents inscrits à deux de ces études (MEA115588 et MEA115575); les données sur l’innocuité provenant de ces 27 adolescents figurent dans l’ensemble de données recueillies chez les adultes et les adolescents présenté ci-dessus.
L’innocuité du mépolizumab chez les enfants (de 6 à 11 ans) atteints d’asthme éosinophilique sévère a été étudiée chez 36 patients dans le cadre d’une étude ouverte non contrôlée (200363). Les patients ont reçu NUCALA par voie s.c. à la dose de 40 mg (poids corporel < 40 kg) ou de 100 mg (poids corporel ≥ 40 kg) une fois toutes les 4 semaines, pendant 12 semaines (phase de traitement à court terme). Après une interruption du traitement pendant 8 semaines, 30 enfants ont de nouveau reçu NUCALA sur une période de 52 semaines (phase de traitement à long terme). Aucun effet indésirable ne s’est ajouté à ceux signalés au cours des essais sur l’asthme sévère menés chez les adultes et les adolescents. Les effets indésirables qui ont été signalés par plus de 1 patient recevant NUCALA dans le cadre de cette étude sont présentés au Tableau 3.
Tableau 3 – Effets indésirables survenus durant le traitement chez > 1 enfant (de 6 à 11 ans) atteint d’asthme éosinophilique sévère (étude 200363)
Phase de traitement à court terme (12 semaines) | Phase de traitement à long terme (52 semaines) | |||
| Effets indésirables1 | NUCALA s.c. (N = 36) n (%) | Effets indésirables2 | NUCALA s.c. (N = 30) n (%) | |
| Affections gastro-intestinales | ||||
| Nausées 3 (8) Constipation 2 (6) Vomissements 2 (6) | Douleur abdominale haute 3 (10) Constipation 2 (7) Diarrhée 2 (7) | |||
| Troubles généraux et anomalies au site d’administration | ||||
| Réaction au point d’injection 5 (14) Douleur 2 (6) | Pyrexie 2 (7)
| |||
| Infections et infestations | ||||
Rhinopharyngite 4 (11) Bronchite 9 (30) Infection des voies aériennes
supérieures
3 (8)
Rhinopharyngite 6 (20)
Phase de traitement à court terme (12 semaines) | Phase de traitement à long terme (52 semaines) | |||
| Effets indésirables1 | NUCALA s.c. (N = 36) n (%) | Effets indésirables2 | NUCALA s.c. (N = 30) n (%) | |
Infection des voies aériennes inférieures 2 (6) Sinusite 2 (6) Infection virale des voies aériennes supérieures 2 (6)
| Infection des voies aériennes supérieures 5 (17) Grippe 4 (13) Pharyngite 3 (10) Infection virale des voies aériennes supérieures 3 (10) | |||
| Conjonctivite 2 (7) Infection de l’oreille 2 (7) Gastroentérite 2 (7) Impétigo 2 (7) Infection des voies aériennes inférieures 2 (7) Rhinite 2 (7) | |||
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Dorsalgie 2 (7) | |||
| Affections du système nerveux | ||||
| Céphalée 5 (14) Sensation vertigineuse 2 (6) | Céphalée 8 (27)
| |||
| Affections psychiatriques | ||||
| Agression 2 (7) | |||
| Affections respiratoires, thoraciques et médiastinales | ||||
| Asthme 4 (11) Sibilances 3 (8) Douleur oropharyngée 2 (6) Gorge rouge 2 (6) | Asthme 7 (23) Toux 3 (10) Épistaxis 3 (10)
| |||
| Affections de la peau et du tissu sous-cutané | ||
Éruption cutanée 2 (6)
| Eczéma 3 (10) Dermatite atopique 2 (7) Éruption cutanée 2 (7) | |
1 MedDRA, version 19.1
2 MedDRA, version 20.1
Information supplémentaire sur les effets indésirables
Les données recueillies chez les adultes et les adolescents qui sont résumées ci-dessous proviennent de trois essais cliniques contrôlés par placebo avec répartition aléatoire d’une durée de 24 à 52 semaines qui ont été menés à terme chez des sujets atteints d’asthme éosinophilique sévère ayant reçu le mépolizumab (NUCALA à 100 mg par voie s.c. ou mépolizumab à 75, 250 ou 750 mg par voie i.v.) ou un placebo. Les données sont présentées pour le groupe traité par NUCALA (100 mg s.c.) et pour tous les sujets ayant reçu le mépolizumab, peu importe la dose (groupe « mépolizumab toutes doses confondues »). De plus, les données relatives aux enfants (de 6 à 11 ans) proviennent de l’étude 200363.
Décès
Au cours des études contrôlées par placebo menées chez des adultes et des adolescents, 5 sujets sont décédés : 3 sujets (< 1 %) recevant le mépolizumab (pancréatite aiguë sévère et choc septique chez 1 sujet recevant la dose de 250 mg i.v.; asthme chez 1 sujet recevant la dose de 250 mg i.v.; suicide par asphyxie chez 1 sujet recevant la dose de 750 mg i.v.) et 2 sujets (< 1 %) recevant le placebo (accident de la route; aspiration et hémorragie gastro-intestinale). Aucun des décès n’a été jugé par l’investigateur comme étant lié au médicament à l’étude.
Aucun décès n’a été signalé chez les enfants qui ont reçu NUCALA dans le cadre de l’étude 200363.
Effets indésirables graves
Au cours des études contrôlées par placebo menées chez des adultes et des adolescents, des effets indésirables graves ont été signalés chez 6 % des sujets traités par NUCALA, 10 % des sujets du groupe « mépolizumab toutes doses confondues » et 15 % des sujets recevant le placebo. La fréquence des cas d’asthme constituant un effet indésirable grave a été de 2 % chez les sujets traités par NUCALA, de 5 % chez les sujets du groupe « mépolizumab toutes doses confondues » et de 9 % chez les sujets recevant le placebo.
Des effets indésirables graves ont été signalés chez 17 % et 23 % des enfants traités par NUCALA au cours des phases de traitement à court et à long terme de l’étude 200363, respectivement. Des cas d’asthme constituant un effet indésirable grave sont survenus chez 8 % et 17 % des sujets, respectivement.
Effets indésirables ayant mené à l’abandon de l’essai clinique
Au cours des essais contrôlés par placebo menés chez des adultes et des adolescents, 2 % des sujets traités par NUCALA et 3 % des sujets du groupe « mépolizumab toutes doses confondues » ont abandonné l’essai en raison d’un effet indésirable, comparativement à 3 % des sujets recevant un placebo. L’effet indésirable ayant le plus fréquemment mené à l’abandon était l’asthme, qui a été signalé par moins de 1 % des sujets des groupes « mépolizumab toutes doses confondues » et placebo; aucun cas d’abandon attribuable à l’asthme n’a été recensé dans le groupe NUCALA. Chez les sujets du groupe NUCALA, les effets indésirables ayant mené à l’abandon comprenaient le flutter auriculaire (1 sujet), la réaction au point d’injection (1 sujet) et l’urticaire (1 sujet). Un autre sujet a été retiré de l’étude après avoir reçu une dose de NUCALA, en raison d’une affection médicale préexistante, soit un bloc de branche gauche. Les effets indésirables qui ont mené à l’abandon dans le groupe « mépolizumab toutes doses confondues » et qui sont survenus chez plus d’un sujet comprenaient l’hypersensibilité (3 sujets : 1 recevant la dose de 250 mg i.v. et 2 recevant la dose de 750 mg i.v.) et l’arthralgie (2 sujets : 1 recevant la dose de 75 mg i.v. et 1 recevant la dose de 250 mg i.v.).
Un enfant recevant NUCALA a été retiré de l’étude 200363 en raison d’une aggravation de l’asthme.
Effets indésirables d’intérêt particulier
Réactions allergiques générales : Chez les adultes et les adolescents, des réactions générales d’hypersensibilité ont été signalées chez 1 % des sujets traités par NUCALA, 1 % des sujets du groupe « mépolizumab toutes doses confondues » et 2 % des sujets recevant le placebo. Toutes les réactions d’hypersensibilité signalées étaient d’intensité légère ou modérée.
Des manifestations générales d’hypersensibilité ont été signalées chez 3 % et 7 % des enfants au cours des phases de traitement à court et à long terme de l’étude 200363, respectivement. Lors de la phase à court terme, 1 enfant a signalé un prurit d’intensité légère. Lors de la phase à long terme, 1 enfant a signalé une éruption cutanée et un prurit d’intensité modérée, et 1 enfant a signalé une manifestation grave (choc anaphylactique résultant d’une allergie aux arachides) d’intensité sévère; il a été déterminé que le choc anaphylactique n’était pas lié à NUCALA. Toutes les manifestations se sont résorbées sans qu’il soit nécessaire d’interrompre le traitement par NUCALA.
Infections : Dans l’ensemble, chez les adultes et les adolescents, les cas d’infection ont été signalés à une fréquence comparable dans les groupes NUCALA (52 %), « mépolizumab toutes doses confondues » (57 %) et placebo (58 %). Des infections graves ont été signalées chez 3 % des sujets des groupes NUCALA, « mépolizumab toutes doses confondues » et placebo. Parmi les manifestations infectieuses graves signalées chez plus de 1 sujet du groupe « mépolizumab toutes doses confondues », on comptait la pneumonie (4 sujets : 1 traité par NUCALA, 1 recevant la dose de 75 mg i.v., 2 recevant la dose de 750 mg i.v., et 3 sujets du groupe placebo); la pneumonie lobaire (2 sujets recevant la dose de 75 mg et 1 sujet du groupe placebo); et le zona (2 sujets traités par NUCALA et aucun sujet du groupe placebo). Les infections opportunistes ont été peu fréquentes. Elles ont été rapportées chez moins de 1 % des sujets du groupe placebo et chez 1 % des sujets recevant NUCALA. Un sujet du groupe NUCALA a fait état d’une infection helminthique, soit une gastroentérite parasitaire, qui s’est résorbée après l’administration d’un traitement et n’a pas nécessité l’arrêt de NUCALA.
Des manifestations infectieuses ont été signalées chez 50 % et 73 % des enfants traités par NUCALA au cours des phases de traitement à court et à long terme de l’étude 200363, respectivement. Les infections étaient graves dans 8 % et 3 % des cas, respectivement.
Effets cardiovasculaires : Chez les adultes et les adolescents, des effets cardiovasculaires ont été signalés chez 3 % des patients du groupe placebo et du groupe « mépolizumab toutes doses confondues » et chez 2 % des patients recevant le mépolizumab à 100 mg s.c. ou à 75 mg i.v. Des effets cardiaques graves ont été signalés chez moins de 1 % des sujets des groupes NUCALA, « mépolizumab toutes doses confondues » et placebo.
Des effets vasculaires ont été signalés à une fréquence comparable dans les groupes NUCALA (3 %), « mépolizumab toutes doses confondues » (5 %) et placebo (6 %). Des effets vasculaires graves ont été signalés chez moins de 1 % des patients du groupe « mépolizumab toutes doses confondues » et chez 0 % des patients des groupes NUCALA et placebo.
Aucun effet cardiovasculaire durant le traitement n’a été signalé chez les enfants dans le cadre de l’étude 200363.
Réactions au point d’injection : Chez les adultes et les adolescents, des réactions au point d’injection ont été signalées plus souvent dans le groupe NUCALA (8 %) que dans le groupe « mépolizumab toutes doses confondues » et le groupe placebo (3 % dans les deux cas). D’intensité légère ou modérée, les symptômes comprenaient les suivants : éruption cutanée, démangeaisons, enflure, sensation de brûlure et douleur au point d’injection.
Des réactions au point d’injection ont été signalées chez 14 % et 0 % des enfants traités par NUCALA au cours des phases de traitement à court et à long terme de l’étude 200363, respectivement. D’intensité légère, les symptômes comprenaient les suivants : érythème, enflure, éruption cutanée, démangeaisons, douleur, et papules œdémateuses au point d’injection.
Néoplasmes et tumeurs malignes : Chez les adultes et les adolescents, des néoplasmes ont été signalés chez 2 % des sujets du groupe placebo et chez moins de 1 % des sujets des groupes NUCALA et « mépolizumab toutes doses confondues ». Des tumeurs malignes ont été signalées chez 3 sujets (< 1 %) du groupe placebo et chez 2 sujets (< 1 %) du groupe « mépolizumab toutes doses confondues »; aucun cas de tumeur maligne n’a été rapporté chez les sujets recevant NUCALA. Les cas de tumeur maligne signalés au cours des études comprenaient les suivants : épithélioma basocellulaire, épithélioma spinobasocellulaire, cancer de la prostate, cancer de l’utérus et carcinome malpighien.
Aucun cas de néoplasme ni de tumeur maligne n’a été signalé chez les enfants dans le cadre de l’étude 200363.
Effets indésirables peu fréquents observés au cours des études cliniques menées chez des sujets atteints d’asthme éosinophilique sévère
Outre les effets indésirables énumérés au Tableau 2, des effets indésirables signalés moins fréquemment (soit chez moins de 1 % des patients du groupe de traitement « mépolizumab toutes doses confondues ») dans le cadre des essais cliniques contrôlés par placebo portant sur le traitement de l’asthme sévère chez des adultes et des adolescents ont été observés chez au moins 2 patients recevant NUCALA, mais chez aucun patient recevant le placebo, notamment :
Affections hématologiques et du système lymphatique : anémie due à une carence en fer
Affections endocriniennes : syndrome cushingoïde
Affections oculaires : augmentation de la sécrétion lacrymale
Affections gastro-intestinales : bouche sèche, trouble gastro-intestinal
Lésions, intoxications et complications d’interventions : réaction liée à l’administration, fracture du poignet, fracture de fatigue
Troubles du métabolisme et de la nutrition : diabète, hypoglycémie, déficience en vitamine B12
Affections musculosquelettiques et du tissu conjonctif : raideur musculosquelettique
Affections du rein et des voies urinaires : pollakiurie
Affections de la peau et du tissu sous-cutané : miliaire
Rhinosinusite chronique avec polypes nasaux
L’innocuité de NUCALA a été évaluée dans le cadre d’un essai multicentrique à double insu et à répartition aléatoire, contrôlé par placebo, d’une durée de 52 semaines. Au total, 407 sujets adultes atteints de RSCaPN ont fait l’objet d’évaluations. Les sujets ont reçu NUCALA à 100 mg ou un placebo par voie sous-cutanée une fois toutes les 4 semaines. Les effets indésirables qui ont été signalés par au moins 3 % des patients qui recevaient NUCALA à 100 mg par voie s.c. et à une fréquence plus élevée que dans le groupe placebo (différence d’au moins 1 % par rapport au placebo) au cours de cette étude sont présentés au Tableau 4.
Tableau 4 – Effets indésirables survenus durant le traitement par NUCALA à 100 mg par voie s.c. à une fréquence ≥ 3 % et dépassant de ≥ 1 % celle observée dans le groupe placebo, chez des sujets adultes atteints de RSCaPN
| Effets indésirables1 | NUCALA 100 mg s.c. (N = 206) n (%) | Placebo (N = 201) n (%) |
Affections gastro-intestinales Douleur abdominale haute Diarrhée Infections et infestations Rhinopharyngite Affections musculosquelettiques et du tissu conjonctif Arthralgie Affections respiratoires, thoraciques et médiastinales Douleur oropharyngée Sécheresse nasale Troubles généraux et anomalies au site d’administration Pyrexie Affections de la peau et du tissu sous-cutané Éruption cutanée | 7 (3 %) 6 (3 %) 52 (25 %) 13 (6 %) 16 (8 %) 6 (3 %) 6 (3 %) 6 (3 %) | 5 (2 %) 4 (2 %) 46 (23 %) 5 (2 %) 10 (5 %) 1 (< 1 %) 5 (2 %) 2 (< 1 %) |
1 MedDRA, version 22.1
Aucun effet indésirable du médicament (effet considéré comme étant possiblement lié au traitement par NUCALA à 100 mg s.c.) ne s’est ajouté à ceux signalés au cours des essais sur l’asthme sévère.
Décès
Aucun effet indésirable grave fatal n’a été signalé pendant la période de traitement de 52 semaines de l’étude 205687.
Effets indésirables graves
Au cours de l’étude 205687 contrôlée par placebo, des effets indésirables graves durant le traitement ont été signalés chez 6 % des sujets recevant NUCALA à 100 mg s.c. et 6 % des sujets recevant le placebo.
Effets indésirables d’intérêt particulier
Réactions allergiques générales : Dans le cadre de l’étude 205687, la proportion de patients ayant présenté des réactions générales (allergiques [hypersensibilité de type I] et autres) a été inférieure à 1 % dans le groupe recevant NUCALA à 100 mg et dans le groupe recevant le placebo. Des réactions allergiques générales (hypersensibilité de type I) ont été signalées par 2 (< 1 %) des patients du groupe recevant NUCALA à 100 mg; aucun patient du groupe recevant le placebo n’en a signalé. Les manifestions de réactions allergiques générales (hypersensibilité de type I) comprenaient l’urticaire, l’érythème et l’éruption cutanée, et une des trois réactions s’est produite le jour de l’administration. D’autres réactions générales ont été signalées par moins de 1 % des patients du groupe recevant le placebo; aucun patient du groupe recevant NUCALA à 100 mg n’en a signalé.
Réactions au point d’injection : Des réactions au point d’injection sont survenues chez 2 % des patients recevant NUCALA à 100 mg comparativement à moins de 1 % des patients recevant le placebo. Les symptômes fréquents comprenaient l’érythème (rougeur) et le prurit (démangeaisons).
Effets indésirables peu fréquents observés au cours des études cliniques menées chez les sujets atteints d’une RSCaPN
Outre les effets indésirables énumérés au Tableau 4, des effets indésirables signalés moins fréquemment (soit chez moins de 3 % des patients du groupe de traitement « mépolizumab ») dans le cadre de l’essai clinique contrôlé par placebo 205687 ont été observés chez au moins 2 patients recevant NUCALA, mais chez aucun patient recevant le placebo, notamment :
Affections hématologiques et du système lymphatique : anémie
Affections gastro-intestinales : gêne abdominale, gastrite érosive
Troubles généraux et anomalies au site d’administration : œdèmes périphériques
Infections et infestations : conjonctivite, orgelet, candidose orale, otite moyenne chronique
Affections musculosquelettiques et du tissu conjonctif : protrusion du disque intervertébral
Néoplasmes et tumeurs malignes : papillome cutané
Affections du système nerveux : paralysie faciale, hyposmie, paresthésie
Affections des organes de reproduction et du sein : polype utérin
Affections respiratoires, thoraciques et médiastinales : rhinite allergique, dyspnée
Affections de la peau et du tissu sous-cutané : érythème
Maladie pulmonaire obstructive chronique
L’innocuité de NUCALA a été évaluée dans le cadre de 3 essais multicentriques à double insu, avec répartition aléatoire et contrôlés par placebo d’une durée de 52 à 104 semaines. Au total, 2089 sujets atteints de MPOC ayant reçu NUCALA à 100 mg ou un placebo par voie sous-cutanée une fois toutes les 4 semaines ont fait l’objet d’évaluations. Les effets indésirables qui ont été signalés par au moins 1 % des sujets qui recevaient NUCALA à 100 mg par voie s.c. et qui se sont manifestés à une fréquence plus élevée que dans le groupe placebo (différence d’au moins 1 % par rapport au placebo) au cours de ces études sont présentés au Tableau 5.
Tableau 5 – Effets indésirables survenus durant le traitement par NUCALA à 100 mg par voie s.c. à une fréquence ≥ 1 % et dépassant de ≥ 1 % celle observée dans le groupe placebo, chez des sujets adultes atteints de MPOC (données issues des études contrôlées par placebo 208657, MEA117113 et MEA117106)
| Effets indésirables1 | NUCALA 100 mg s.c. (N = 1043) n (%) | Placebo (N = 1046) n (%) |
Affections gastro-intestinales Diarrhée Affections respiratoires, thoraciques et médiastinales Douleur oropharyngée Infections et infestations Infection des voies urinaires | 56 (5 %) 46 (4 %) 42 (4 %) | 41 (4 %) 26 (3 %) 29 (3 %) |
1 MedDRA, version 27
Décès
Au cours des trois études contrôlées par placebo ayant inclus des patients atteints de MPOC, 31 sujets (3 %) recevant NUCALA à 100 mg par voie s.c. et 37 sujets (4 %) recevant le placebo sont décédés en raison d’effets indésirables graves fatals (survenus pendant et après le traitement). Les effets indésirables graves fatals signalés chez ≥ 5 sujets dans les deux groupes de traitement ont été une exacerbation de la MPOC (8 sujets recevant NUCALA à 100 mg par voie s.c. et 8 sujets recevant le placebo) et un arrêt cardiaque (3 sujets recevant NUCALA à 100 mg par voie s.c. et 2 sujets recevant le placebo).
Effets indésirables graves
Au cours des trois études contrôlées par placebo ayant porté sur la MPOC, des effets indésirables graves (survenus pendant le traitement) ont été signalés chez 24 % des sujets recevant NUCALA à 100 mg par voie s.c. et chez 27 % des sujets recevant le placebo. Les effets indésirables graves qui sont survenus le plus souvent au cours du traitement ont été une exacerbation de la MPOC, une pneumonie et une insuffisance respiratoire.
Effets indésirables ayant mené à l’abandon de l’essai clinique
Au cours des trois études contrôlées par placebo ayant porté sur la MPOC, 3 % des sujets recevant NUCALA à 100 mg par voie s.c. et 4 % des sujets recevant le placebo ont abandonné l’essai en raison d’un effet indésirable survenu pendant le traitement. Les effets indésirables survenus pendant le traitement le plus fréquemment signalés ayant mené à l’abandon chez les sujets recevant NUCALA à 100 mg par voie s.c. étaient la MPOC (6 sujets), l’arrêt cardiaque (4 sujets), la COVID-19 (3 sujets), la pneumonie (2 sujets), la septicémie (2 sujets) et l’anémie (2 sujets).
Effets indésirables d’intérêt particulier
Réactions allergiques générales : Dans le cadre d’une étude contrôlée par placebo de 52 à 104 semaines sur la MPOC, des réactions allergiques générales (hypersensibilité de type I) ont été signalées chez un seul (< 1 %) des 403 patients recevant NUCALA à 100 mg s.c. et chez aucun des patients recevant le placebo (401 patients). D’autres réactions générales ont été signalées par 4 patients (< 1 %) recevant NUCALA à 100 mg s.c. et par 4 patients (< 1 %) du groupe placebo.
Dans le cadre de deux études contrôlées par placebo de 52 semaines sur la MPOC, des réactions allergiques/d’hypersensibilité générales ont été signalées chez 4 (< 1 %) des 640 patients recevant NUCALA à 100 mg s.c. et chez 3 (< 1 %) des 645 patients du groupe placebo. Des réactions non allergiques générales ont été signalées par 7 patients (1 %) recevant NUCALA à 100 mg s.c. et par 10 patients (2 %) du groupe placebo.
Infections : Dans les trois études groupées sur la MPOC, la fréquence globale des cas d’infection était similaire dans le groupe recevant NUCALA à 100 mg par voie s.c. (49 %) et dans le groupe placebo (49 %). La rhinopharyngite était l’infection liée au traitement signalée le plus souvent aussi bien dans le groupe recevant NUCALA à 100 mg par voie s.c. (14 %, soit 144 sujets sur 1043) que dans le groupe placebo (14 %, soit 143 sujets sur 1046). Aucun effet indésirable attribuable à une infection parasitaire n’a été signalé lors des trois études groupées sur la MPOC.
Des cas d’infection grave ont été signalés chez 9 % des patients, tant ceux du groupe recevant NUCALA à 100 mg par voie s.c. que ceux du groupe recevant le placebo, la pneumonie ayant été l’infection grave le plus fréquemment signalée (5 % dans le groupe NUCALA à 100 mg et 5 % dans le groupe placebo). Des effets indésirables graves fatals (survenus pendant et après le traitement) ont été signalés chez 5 sujets (< 1 %) recevant NUCALA à 100 mg par voie s.c. (3 cas de COVID-19 et 2 cas de septicémie) et chez 7 sujets (< 1 %) du groupe placebo (4 cas de pneumonie et 1 cas chacun de COVID-19, d’exacerbation infectieuse de la MPOC et d’infection des voies urinaires).
Dans les trois études groupées sur la MPOC, le nombre de cas d’infection opportuniste potentielle signalé chez les patients recevant NUCALA à 100 mg par voie s.c. (2 %) était semblable à celui observé chez les patients recevant le placebo (1 %). Le zona a été l’effet indésirable le plus fréquemment signalé, tant dans le groupe traité par NUCALA à 100 mg par voie s.c. (1 %, soit 14 sujets sur 1043) que dans le groupe placebo (< 1 %, soit 7 sujets sur 1046). Dans chaque groupe de traitement, un cas d’infection opportuniste a été signalé par l’investigateur comme étant lié au traitement à l’étude. Tous les effets indésirables se sont résorbés lors de la poursuite du traitement, à une exception près dans le groupe placebo.
Effets cardiovasculaires : Au cours des trois études groupées sur la MPOC, des effets cardiovasculaires survenus pendant le traitement ont été signalés chez 8 % des sujets recevant NUCALA à 100 mg par voie s.c. et chez 9 % de ceux recevant le placebo. L’effet indésirable survenu pendant le traitement le plus fréquemment signalé était la fibrillation auriculaire (2 % des sujets dans le groupe NUCALA à 100 mg s.c. et 2 % des sujets dans le groupe placebo).
Des effets indésirables graves de nature cardiaque ayant entraîné le décès, survenus pendant ou après le traitement, ont été signalés chez 10 sujets (< 1 %) du groupe recevant NUCALA à 100 mg par voie s.c. et chez 4 sujets (< 1 %) du groupe recevant le placebo dans les trois études groupées sur la MPOC.
Réactions au point d’injection : Des réactions au point d’injection (p. ex., érythème, hématome, enflure, prurit) sont survenues chez 2 % des sujets dans chacun des deux groupes de traitement (NUCALA à 100 mg s.c. et placebo).
Néoplasmes et tumeurs malignes : Au cours des trois études groupées sur la MPOC, des néoplasmes ont été signalés chez 3 % des sujets recevant NUCALA à 100 mg par voie s.c. et chez 4 % des sujets recevant le placebo.
Des tumeurs malignes ont été signalées chez 2 % des participants dans chacun des deux groupes de traitement (NUCALA à 100 mg s.c. et placebo). Les types d’effets indésirables survenus pendant le traitement et associés à des tumeurs malignes qui ont été signalés sont ceux que l’on observe couramment dans la population générale. Chaque type de tumeur maligne a été signalé par moins de 1 % des participants dans les deux groupes. L’effet indésirable le plus fréquemment signalé dans les groupes de traitement a été la tumeur maligne du poumon (3 cas dans le groupe NUCALA à 100 mg par voie s.c. et 2 cas dans le groupe placebo). Aucun cas de tumeur maligne n’a été signalé par l’investigateur comme étant lié au traitement à l’étude.
Effets indésirables peu fréquents observés au cours des études cliniques menées chez des sujets atteints de MPOC
Outre les effets indésirables énumérés au Tableau 5, les effets indésirables signalés moins fréquemment (soit chez moins de 1 % des patients recevant NUCALA à 100 mg par voie s.c.) dans le cadre des 3 essais cliniques contrôlés par placebo menés auprès d’adultes et relevés chez au moins trois sujets du groupe NUCALA, comparativement aux patients sous placebo chez lesquels aucun effet indésirable n’a été signalé, sont résumés ci-dessous.
Affections gastro-intestinales : hémorragie hémorroïdale
Troubles généraux et anomalies au site d’administration : douleur faciale
Infections et infestations : pulpite dentaire
Investigations : diminution de l’hémoglobine
Affections de la peau et du tissu sous-cutané : lésion de la peau
Granulomatose éosinophile avec polyangéite
L’innocuité de NUCALA a été évaluée dans le cadre d’un essai multicentrique à double insu et à répartition aléatoire, contrôlé par placebo, d’une durée de 52 semaines. Au total, 136 sujets adultes atteints de GEPA ont fait l’objet d’évaluations. Les sujets ont reçu NUCALA à 300 mg ou un placebo par voie sous-cutanée une fois toutes les 4 semaines. Les effets indésirables qui ont été signalés par au moins 5 % des patients qui recevaient NUCALA à 300 mg par voie s.c. et à une fréquence plus élevée que dans le groupe placebo (différence d’au moins 1 % par rapport au placebo) au cours de cette étude sont présentés au Tableau 6.
Tableau 6 – Effets indésirables survenus durant le traitement par NUCALA à une fréquence ≥ 5 % et dépassant de ≥ 1 % celle observée dans le groupe placebo, chez des sujets atteints de GEPA
| Effets indésirables1 | NUCALA 300 mg s.c. (N = 68) n (%) | Placebo (N = 68) n (%) |
Affections de l’oreille et du labyrinthe Vertige 5 (7 %) 1 (1 %) Affections oculaires Vision trouble 4 (6 %) 2 (3 %) Affections gastro-intestinales
Effets indésirables1
NUCALA 300 mg s.c. (N = 68) n (%)
Placebo
(N = 68) n (%)
Diarrhée 12 (18 %) 8 (12 %) Vomissements 11 (16 %) 4 (6 %) Troubles généraux et anomalies au site d’administration Réaction au point d’injection2 9 (13 %) 7 (10 %) Asthénie 5 (7 %) 3 (4 %) Infections et infestations Sinusite 14 (21 %) 11 (16 %) Infection des voies aériennes supérieures 14 (21 %) 11 (16 %) Infection des voies urinaires 5 (7 %) 4 (6 %) Sinusite aiguë 6 (9 %) 2 (3 %) Rhinite 5 (7 %) 3 (4 %) Infection cutanée fongique 4 (6 %) 3 (4 %) Gastroentérite 5 (7 %) 2 (3 %) Herpès buccal 4 (6 %) 3 (4 %) Investigations Alanine aminotransférase augmentée 5 (7 %) 0 Poids augmenté 4 (6 %) 1 (1 %) Lésions, intoxications et complications d’interventions Entorse d’un ligament 4 (6 %) 1 (1 %) Affections musculosquelettiques et du tissu conjonctif Arthralgie 15 (22 %) 12 (18 %) Dorsalgie 9 (13 %) 6 (9 %) Cervicalgie 8 (12 %) 2 (3 %) Douleur musculosquelettique 6 (9 %) 2 (3 %) Affections du système nerveux Céphalée 22 (32 %) 12 (18 %) Paresthésie 4 (6 %) 3 (4 %) Affections respiratoires, thoraciques et médiastinales Douleur oropharyngée 8 (12 %) 5 (7 %) Affections de la peau et du tissu sous-cutané Éruption cutanée 9 (13 %) 6 (9 %) Prurit 6 (9 %) 1 (1 %) Urticaire 4 (6 %) 1 (1 %)
1 MedDRA, version 19.0
2 Les symptômes le plus souvent associés aux injections sous-cutanées comprenaient, l’érythème, les ecchymoses, la douleur, l’enflure et la sensation de chaleur au toucher.
Aucun effet indésirable du médicament (effet considéré comme étant possiblement lié au traitement par le mépolizumab) ne s’est ajouté à ceux signalés au cours des essais sur l’asthme sévère.
Décès
Au cours des études cliniques comprenant des patients atteints de GEPA, 2 sujets ayant reçu NUCALA sont décédés (arrêt cardiaque mortel dans les deux cas). Un décès est survenu au cours d’un programme d’accès à long terme ouvert auquel étaient inscrits des sujets qui avaient participé à l’essai contrôlé par placebo. Les investigateurs ont jugé qu’aucun des décès n’était lié au médicament à l’étude.
Effets indésirables graves
Des effets indésirables graves ont été signalés chez 18 % des sujets traités par NUCALA et 26 % des sujets recevant le placebo.
Effets indésirables ayant mené à l’abandon de l’essai clinique
Deux sujets (3 %) traités par NUCALA et 1 sujet (1 %) recevant le placebo ont abandonné l’essai en raison d’un effet indésirable. Chez les sujets traités par NUCALA, les effets indésirables ayant mené à l’abandon comprenaient l’arrêt cardiaque (1 sujet) et l’hypersensibilité (1 sujet). Chez les sujets recevant le placebo, les effets indésirables ayant mené à l’abandon comprenaient la pneumonie (1 sujet).
Effets indésirables d’intérêt particulier
Réactions allergiques générales : Des réactions générales d’hypersensibilité ont été signalées chez 4 % des sujets traités par NUCALA et 1 % des sujets recevant le placebo. Un sujet traité par NUCALA a signalé une réaction d’hypersensibilité grave et sévère, qui n’a toutefois pas été considérée comme une réaction anaphylactique. Les symptômes associés à cette réaction ont été notamment un malaise, l’hypertension, des frissons, la pâleur, la froideur des extrémités, une sensation de chaleur au niveau du tronc et du cou, la dyspnée et le stridor. Deux des quatre manifestations d’hypersensibilité signalées se sont produites le jour de l’administration du médicament.
Infections : Dans l’ensemble, les cas d’infection ont été signalés à une fréquence comparable dans les groupes NUCALA (84 %) et placebo (78 %). Des infections graves ont été signalées chez 6 % des sujets du groupe NUCALA et 15 % des sujets du groupe placebo. Des manifestations considérées comme des infections opportunistes potentielles ont été signalées chez 7 % des sujets traités par NUCALA et 3 % des sujets recevant le placebo.
Effets cardiovasculaires : Des effets cardiovasculaires ont été signalés chez 6 % des sujets traités par NUCALA et 9 % des sujets recevant le placebo. Des effets cardiaques graves ont été signalés chez 1 % des sujets du groupe NUCALA et 3 % des sujets du groupe placebo.
Réaction au point d’injection : Des réactions au point d’injection ont été signalées chez 15 % des sujets traités par NUCALA, comparativement à 13 % des sujets recevant le placebo. Les symptômes courants comprenaient l’érythème, la formation d’ecchymoses, la douleur, l’enflure et la sensation de chaleur au toucher.
Néoplasmes et tumeurs malignes : Des néoplasmes ont été signalés chez 1 % des sujets du groupe NUCALA et 4 % des sujets du groupe placebo. Des tumeurs malignes n’ont été signalées chez aucun des sujets traités par NUCALA, tandis qu’elles ont été signalées chez 2 sujets (3 %) du groupe placebo.
Effets indésirables peu fréquents observés au cours des études cliniques menées chez des sujets atteints de GEPA
Outre les effets énumérés au Tableau 6, des effets indésirables signalés moins fréquemment (soit chez moins de 5 % des patients du groupe de traitement « mépolizumab ») ont été observés dans le cadre de l’essai clinique contrôlé par placebo MEA115921 chez au moins 2 patients recevant NUCALA, mais chez aucun patient recevant le placebo, notamment :
Affections hématologiques et du système lymphatique : anémie
Affections de l’oreille et du labyrinthe : surdité, acouphène
Affections endocriniennes : insuffisance surrénalienne, syndrome de sevrage des stéroïdes
Affections oculaires : prurit de l’œil, douleur oculaire
Affections gastro-intestinales : hémorroïdes
Affections du système immunitaire : allergie alimentaire
Infections et infestations : infection à Candida, herpès, pharyngite, syndrome grippal
Lésions, intoxications et complications d’interventions : claquage de muscle, abrasion cutanée
Investigations : aspartate aminotransférase augmentée, gamma-glutamyltransférase augmentée
Affections musculosquelettiques et du tissu conjonctif : bursite
Affections respiratoires, thoraciques et médiastinales : polypes nasaux, douleur pulmonaire, rhinite allergique
Affections de la peau et du tissu sous-cutané : lésion de la peau, éruption prurigineuse
Affections vasculaires : bouffées de chaleur
Syndrome hyperéosinophilique
L’innocuité de NUCALA a été évaluée dans le cadre d’un essai multicentrique à double insu et à répartition aléatoire, contrôlé par placebo, d’une durée de 32 semaines. Au total, 108 sujets atteints d’un SHE ont été évalués. Les sujets ont reçu NUCALA à 300 mg ou un placebo par voie sous-cutanée une fois toutes les 4 semaines. Les effets indésirables qui ont été signalés par au moins 5 % des patients qui recevaient NUCALA à 300 mg par voie s.c. et à une fréquence plus élevée que dans le groupe placebo (différence d’au moins 1 % par rapport au placebo) au cours de cette étude sont présentés au Tableau 7.
Tableau 7 – Effets indésirables survenus durant le traitement par NUCALA à 300 mg administré par voie s.c. à une fréquence ≥ 5 % et dépassant de ≥ 1 % celle observée dans le groupe placebo, chez des sujets atteints d’un SHE
| Effets indésirables1 | NUCALA 300 mg s.c. (N = 54) n (%) | Placebo (N = 54) n (%) |
Affections gastro-intestinales Vomissements 4 (7 %) 3 (6 %) Nausées 3 (6 %) 2 (4 %) Constipation 3 (6 %) 1 (2 %)
| Effets indésirables1 | NUCALA 300 mg s.c. (N = 54) n (%) | Placebo (N = 54) n (%) |
Troubles généraux et anomalies au site d’administration Pyrexie Syndrome grippal Réaction au point d’injection2 Infections et infestations Infection des voies aériennes supérieures Infection des voies urinaires Grippe Lésions, intoxications et complications d’interventions Contusion Affections musculosquelettiques et du tissu conjonctif Extrémités douloureuses Myalgie Douleur musculosquelettique du thorax Affections du système nerveux Sensation vertigineuse Hypoesthésie Paresthésie Affections des organes de reproduction et du sein Hémorragie vaginale Affections respiratoires, thoraciques et médiastinales Dyspnée Obstruction nasale Affections de la peau et du tissu sous-cutané Alopécie | 4 (7 %) 3 (6 %) 3 (6 %) 8 (15 %) 5 (9 %) 3 (6 %) 4 (7 %) 6 (11 %) 4 (7 %) 3 (6 %) 4 (7 %) 3 (6 %) 3 (6 %) 3 (6 %) 3 (6 %) 3 (6 %) 4 (7 %) | 2 (4 %) 2 (4 %) 2 (4 %) 2 (4 %) 0 1 (2 %) 1 (2 %) 2 (4 %) 3 (6 %) 0 3 (6 %) 1 (2 %) 0 0 2 (4 %) 2 (4 %) 0 |
1 MedDRA, version 22.0
2 Les symptômes associés aux injections sous-cutanées étaient les suivants : sensation de brûlure, hématome, prurit et éruption cutanée.
Aucun effet indésirable du médicament (effet considéré comme étant possiblement lié au traitement par le mépolizumab) ne s’est ajouté à ceux signalés au cours des essais sur l’asthme sévère.
Après l’étude pivot contrôlée par placebo de 32 semaines (étude 200622), parmi les participants qui ont toléré NUCALA à 300 mg s.c. (ou qui sont passés du placebo au traitement actif) et qui ont accepté de poursuivre le traitement dans le cadre d’une étude de prolongation de 20 semaines en mode ouvert (étude 205203), le profil d’innocuité de NUCALA a été semblable chez les patients atteints d’un SHE (n = 102).
Décès
Au cours de deux études cliniques contrôlées par placebo (étude 200622 sur NUCALA à 300 mg par voie sous-cutanée et une autre étude sur le mépolizumab à 750 mg par voie i.v.), 2 des 97 sujets recevant NUCALA sont décédés (poussée mortelle de SHE, pneumonie, insuffisance respiratoire et choc septique pour un sujet [sous NUCALA à 300 mg par voie s.c.], et arrêt cardiaque mortel pour l’autre sujet [sous mépolizumab à 750 mg par voie i.v.]). Les investigateurs ont jugé qu’aucun des décès n’était lié au médicament à l’étude.
Effets indésirables graves
Au cours des deux études contrôlées par placebo, des effets indésirables graves ont été signalés chez 18 % des sujets recevant NUCALA et 14 % des sujets recevant le placebo.
Effets indésirables d’intérêt particulier
Réactions allergiques générales : Aucune réaction allergique générale (hypersensibilité de type I) n’a été signalée au cours de l’étude 200622. D’autres réactions générales ont été signalées par 1 (2 %) des patients du groupe traité par NUCALA à 300 mg (réaction cutanée multifocale le jour de l’administration) et aucun patient dans le groupe placebo.
Réactions au point d’injection : Des réactions au point d’injection ont été signalées chez 7 % des sujets traités par NUCALA à 300 mg s.c. au cours de l’étude 200622, comparativement à 4 % des sujets recevant le placebo. Les symptômes courants comprenaient l’érythème, la formation d’ecchymoses, la douleur, l’enflure et la sensation de chaleur au toucher.
Effets indésirables peu fréquents observés au cours des études cliniques menées chez des sujets atteints d’un SHE
Outre les effets indésirables énumérés au Tableau 7, des effets indésirables signalés moins fréquemment (soit chez moins de 5 % des patients du groupe de traitement « mépolizumab ») dans le cadre de l’essai clinique contrôlé par placebo 200622 ont été observés chez au moins 2 patients recevant NUCALA, mais chez aucun patient recevant le placebo, notamment :
Affections cardiaques : palpitations
Affections de l’oreille et du labyrinthe : acouphène
Troubles généraux et anomalies au site d’administration : malaise
Infections et infestations : érysipèle, infection de l’appareil respiratoire, infection dentaire
Lésions, intoxications et complications d’interventions : abrasion cutanée
Affections de la peau et du tissu sous-cutané : hyperhidrose
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Voir la section 8.2 Effets indésirables observés au cours des études cliniques.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été signalés lors de l’utilisation de NUCALA à la suite de son approbation.
Affections du système immunitaire : réactions d’hypersensibilité, y compris anaphylaxie
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude en bonne et due forme n’a été menée sur les interactions pouvant survenir avec NUCALA.
9.4 Interactions médicament-médicament
Les interactions de NUCALA avec d’autres médicaments n’ont pas été étudiées de façon rigoureuse.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été étudiées.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été étudiées.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le mépolizumab est un anticorps monoclonal IgG1 kappa qui cible l’interleukine-5 (IL-5). L’IL-5 est l’une des cytokines intervenant dans l’inflammation éosinophile et elle est responsable de la croissance, de la différenciation, du recrutement, de l’activation et de la survie des éosinophiles. Le mépolizumab se lie à l’IL-5 soluble avec une grande affinité (constante de dissociation de 100 pM), empêchant celle-ci de se lier à la chaîne alpha du complexe récepteur de l’IL-5 exprimée à la surface des éosinophiles, réduisant ainsi la production et la survie de ces derniers. L’inflammation est un élément important de la pathogenèse de l’asthme, de la RSCaPN, de la MPOC, de la GEPA et du SHE. La diminution de l’inflammation éosinophile pourrait jouer un rôle important dans l’obtention d’un effet thérapeutique dans le traitement de ces maladies. Toutefois, le mode d’action précis du mépolizumab n’a pas été établi de façon absolue.
10.2 Pharmacodynamie
Asthme éosinophilique sévère : Après le traitement par le mépolizumab, des réponses pharmacodynamiques variant en fonction de la dose administrée, soit des réductions du nombre d’éosinophiles dans le sang par rapport au début de l’étude, ont été observées chez les patients adultes atteints d’asthme qui présentaient au départ un nombre moyen d’éosinophiles dans le sang supérieur à 300 cellules/mcL (extrêmes : 150 et 2420 cellules/mcL). Les sujets ont été affectés à l’un de quatre traitements par le mépolizumab (totalisant 3 doses administrées à intervalles de 4 semaines) : 12,5 mg par voie s.c., 125 mg par voie s.c., 250 mg par voie s.c. ou 75 mg par voie i.v. Soixante-six (66) des 70 sujets ayant fait l’objet de la répartition aléatoire ont terminé l’étude. Le 3e jour, on observait une réduction du nombre d’éosinophiles dans le sang dans tous les groupes de traitement. Le 84e jour (4 semaines après l’administration de la dernière dose), la réduction du nombre d’éosinophiles dans le sang estimée par modélisation s’est établie à 57 % (IC à 95 % : 42; 69), à 86 % (IC à 95 % : 83; 88), à 86 % (IC à 95 % : 83; 89) et à 88 % (IC à 95 % : 85; 90) dans les groupes de traitement à 12,5 mg par voie s.c., à 75 mg par voie i.v., à 125 mg par voie s.c. et à 250 mg par voie s.c., respectivement. Les doses administrées par voie s.c. qui contribuent dans une proportion de 50 % et de 90 % à la réduction maximale des éosinophiles au 84e jour ont été estimées par modélisation à 11 mg et à 99 mg, respectivement.
Après l’administration s.c. de mépolizumab à 100 mg toutes les 4 semaines pendant 32 semaines chez des adultes et des adolescents, la moyenne géométrique du nombre d’éosinophiles dans le sang a été réduite à 40 cellules/mcL, ce qui correspond à une moyenne géométrique de réduction de 84 % comparativement au placebo. L’administration de mépolizumab à 75 mg par voie i.v. et à 100 mg par voie s.c. a produit des résultats uniformes (Figure 1). L’ampleur de la réduction du nombre d’éosinophiles dans le sang dans un sous-ensemble particulier de sujets adultes et adolescents atteints d’asthme éosinophilique sévère (n = 998) qui toléraient NUCALA, qui ont participé aux études de prolongation ouverte non contrôlées et qui ont reçu NUCALA à 100 mg par voie s.c. pendant une période médiane de 2,8 ans (extrêmes : 4 semaines et 4,5 ans), cadre avec celle observée pendant les études contrôlées par placebo.
Chez les enfants (n = 29), après l’administration sous-cutanée de mépolizumab à 40 mg (poids corporel < 40 kg) ou à 100 mg (poids corporel ≥ 40 kg) toutes les 4 semaines pendant 52 semaines, la moyenne géométrique du nombre d’éosinophiles dans le sang a été réduite à 48 cellules/mcL et à 44 cellules/mcL, respectivement, ce qui correspond à une réduction de 85 % et de 87 % par rapport aux valeurs initiales.
Chez les adultes, les adolescents et les enfants, une réduction d’une telle ampleur a été observée lors de l’évaluation effectuée au premier intervalle (4 semaines) après l’administration et a été maintenue tout au long de la période de traitement.
Figure 1 – Réduction du nombre d’éosinophiles dans le sang du début à la 32e semaine de l’étude
(MENSA, menée auprès d’adultes et d’adolescents)
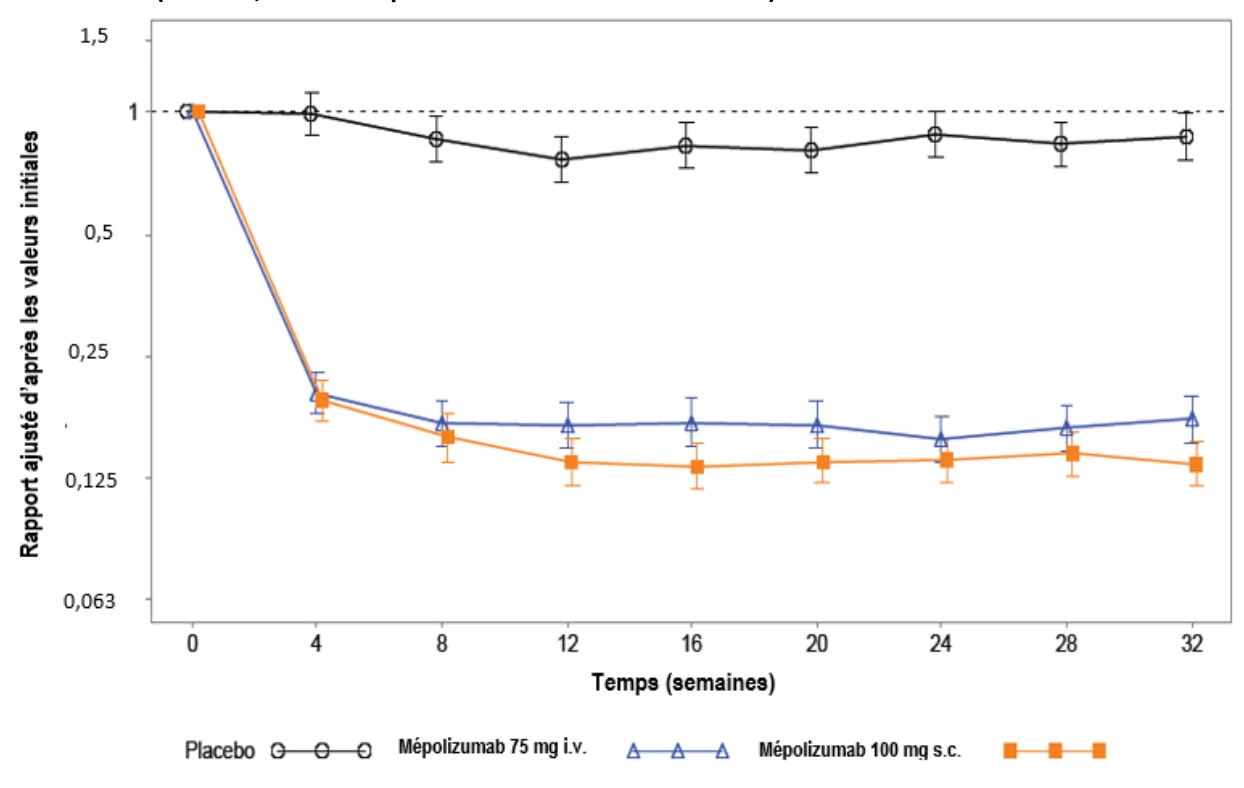
Rhinosinusite chronique avec polypes nasaux : Après l’administration s.c. de mépolizumab à 100 mg toutes les 4 semaines pendant 52 semaines chez des sujets atteints de RSCaPN, la moyenne géométrique du nombre d’éosinophiles dans le sang a été réduite à 60 cellules/mcL. Cela équivaut à une moyenne géométrique de réduction qui a atteint 81 % à la 4e semaine par rapport au placebo et s’est maintenue à 83 % à la 52e semaine.
Maladie pulmonaire obstructive chronique : Après l’administration s.c. de mépolizumab à 100 mg toutes les 4 semaines pendant 52 à 104 semaines chez des sujets atteints de MPOC, la moyenne géométrique du nombre d’éosinophiles dans le sang a été réduite à 60 cellules/mcL. Cela correspond à une moyenne géométrique de réduction de 79 % à la 52e semaine et de 80 % à la 104e semaine par rapport au placebo.
Granulomatose éosinophile avec polyangéite : Après l’administration s.c. de mépolizumab à 300 mg toutes les 4 semaines pendant 52 semaines chez des sujets atteints de GEPA, la moyenne géométrique du nombre d’éosinophiles dans le sang a été réduite à 38 cellules/mcL. Une moyenne géométrique de réduction de 83 % a été obtenue comparativement au placebo. Une réduction d’une telle ampleur a été observée dans les 4 semaines suivant le début du traitement.
Syndrome hyperéosinophilique : Après l’administration s.c. de mépolizumab à 300 mg toutes les 4 semaines pendant 32 semaines chez des sujets atteints d’un SHE, la moyenne géométrique du nombre d’éosinophiles dans le sang a été réduite à 70 cellules/mcL et une moyenne géométrique de réduction de 92 % comparativement au placebo a été observée. Une réduction d’une telle ampleur a été observée dans les 2 semaines suivant le début du traitement. L’ampleur de la réduction a été semblable après une étude de prolongation de 20 semaines en mode ouvert chez les patients qui ont continué le traitement par le mépolizumab.
10.3 Pharmacocinétique
Administré par voie s.c. à des sujets atteints d’asthme modéré ou sévère, le mépolizumab a présenté une pharmacocinétique à peu près proportionnelle à la dose sur un éventail posologique allant de 12,5 mg à 250 mg.
Dans une analyse pharmacocinétique de population, la pharmacocinétique du mépolizumab chez les sujets atteints de RSCaPN ou de MPOC recevant une dose de 100 mg s.c. concorde avec celle observée chez les sujets atteints d’asthme.
Dans une analyse pharmacocinétique de population, la pharmacocinétique du mépolizumab chez les sujets atteints de GEPA ou d’un SHE recevant une dose de 300 mg par injection s.c. concorde avec celle observée chez les sujets atteints d’asthme. L’exposition générale après l’administration s.c. de 300 mg de mépolizumab à des sujets atteints de GEPA ou d’un SHE était environ 3 fois plus grande que celle notée après l’administration s.c. de 100 mg de mépolizumab à des sujets atteints d’asthme sévère.
Tableau 8 – Résumé des paramètres pharmacocinétiques simulés du mépolizumab à l’état d’équilibre après administration par voie sous-cutanée pour toutes les indications du mépolizumab
| Schéma posologique (Maladie) | Cmax, éé1 [mcg/mL] | Cmoy, éé1 [mcg/mL] | ASC4 sem., éé1 [mcg*jour/mL] | t½1 [jours] | CL2 [L/jour] | Tmax3 [jours] | ||||
| 100 mg toutes les 4 semaines (Asthme) | 17,40 (5,11) | 12,96 (4,43) | 363,0 (124,1) | N/C | 0,288 (0,112) | |||||
4-7
| 100 mg toutes les 4 semaines (RSCaPN) | N/C | 12,87 (4,13) | 360,3 (115,6) | 23,00 (5,23) | 0,230 (0,075) |
| 100 mg toutes les 4 semaines (MPOC) | 17,62 (5,61) | 12,00 (4,55) | 336,1 (127,3) | 22,02 (8,05) | 0,232 (0,082) |
| 300 mg toutes les 4 semaines (GEPA) | 54,29 (14,24) | 43,43 (12,15) | 1216 (340,1) | 24,94 (4,89) | 0,201 (0,059) |
300 mg toutes les 4 semaines (SHE) | N/C | 35,46 (12,69) | 992,9 (355,3) | 19,99 (3,88) | 0,264 (0,116) |
Les données sont présentées sous forme de moyenne (É.-T.), sauf dans le cas du Tmax, qui correspond à l’intervalle de variation de la médiane.
1 Données relatives aux simulations d’exposition au mépolizumab issues d’une analyse pharmacocinétique de population.
2 Selon une analyse pharmacocinétique de population.
3 Le Tmax est directement observé chez les patients atteints d’asthme et de GEPA et reflète l’absorption des AcM administrés par voie sous-cutanée.
Aire sous la courbe à l’état d’équilibre pendant 4 semaines (ASC4 semaines, éé) et concentration maximale (Cmax) à l’état d’équilibre après l’administration de mépolizumab.
N/C : non calculé
Après une administration unique de 100 mg par voie s.c. chez des sujets en bonne santé, l’exposition générale au mépolizumab était comparable entre les préparations.
Absorption :
Administré par voie s.c. à des sujets en bonne santé ou à des patients atteints d’asthme, le mépolizumab a été absorbé lentement, le temps médian nécessaire à l’atteinte de la concentration plasmatique maximale (Tmax) ayant varié de 4 à 8 jours.
Après l’administration d’une dose unique de 250 mg de mépolizumab par voie s.c. dans l’abdomen, la cuisse ou le bras de sujets en bonne santé, la biodisponibilité absolue du mépolizumab s’est établie à 64 %, 71 % et 75 %, respectivement. Chez les patients atteints d’asthme, la biodisponibilité absolue du mépolizumab administré par voie s.c. dans le bras allait de 74 à 80 %.
Après l’administration de doses répétées de mépolizumab par voie s.c. toutes les 4 semaines, l’état d’équilibre est atteint en 16 semaines et l’accumulation est augmentée d’environ deux fois à l’état d’équilibre.
Distribution :
Après l’administration d’une dose unique de mépolizumab par voie i.v. chez des patients atteints d’asthme, le volume moyen de distribution se situe entre 55 et 85 mL/kg.
Métabolisme :
Le mépolizumab est un anticorps monoclonal IgG1 humanisé qui est dégradé par des enzymes protéolytiques largement distribuées dans tout l’organisme, et non pas situées uniquement dans les tissus hépatiques.
Élimination :
Après l’administration de mépolizumab par voie s.c., la demi-vie (t1/2) terminale moyenne s’établit entre 16 et 22 jours. Selon une analyse pharmacocinétique de population, la clairance systémique estimée du mépolizumab a été de 3,1 mL/jour/kg.
Populations et états pathologiques particuliers
- Enfants (de 6 à 11 ans) : La pharmacocinétique du mépolizumab administré par voie s.c. chez des sujets de 6 à 11 ans atteints d’asthme éosinophilique sévère (n = 36) a été étudiée au cours de la phase de traitement de 12 semaines de l’étude ouverte non contrôlée (200363). L’exposition (mesurée au moyen de l’aire sous la courbe) après l’administration s.c. de mépolizumab à 40 mg (poids corporel < 40 kg) ou à 100 mg (poids corporel ≥ 40 kg) était environ 1,32 et 1,97 fois plus grande que celle observée chez les adultes et les adolescents après l’administration d’une dose de 100 mg. Dans un modèle pharmacocinétique de population auquel les résultats ci-dessus ont été intégrés, la simulation de l’administration d’une dose de 40 mg par voie s.c. toutes les 4 semaines à des enfants, quel que soit leur poids, a produit les expositions prévues, comparables à celles observées chez les adultes et les adolescents.
- Personnes âgées (≥ 65 ans) : Aucune étude rigoureuse n’a été menée pour évaluer la pharmacocinétique du mépolizumab chez les personnes âgées. Cela dit, d’après l’analyse pharmacocinétique de population, rien n’indique que l’âge (de 12 à 82 ans) ait une quelconque influence sur la pharmacocinétique du mépolizumab.
- Origine ethnique : Une analyse pharmacocinétique de population menée à l’aide de données sur le mépolizumab a révélé que la race et le sexe n’avaient pas d’effet significatif sur la clairance du mépolizumab.
- Insuffisance hépatique : Aucune étude rigoureuse n’a été effectuée pour examiner les effets d’une atteinte hépatique sur la pharmacocinétique du mépolizumab. Étant donné que le mépolizumab est dégradé par des enzymes protéolytiques largement distribuées dans tout l’organisme, et non pas situées uniquement dans les tissus hépatiques, il est peu probable que des altérations de la fonction hépatique aient un effet sur l’élimination du mépolizumab.
- Insuffisance rénale : Aucune étude rigoureuse n’a été réalisée dans le but d’examiner les effets d’une atteinte rénale sur la pharmacocinétique du mépolizumab. D’après les analyses pharmacocinétiques de population, la clairance du mépolizumab est comparable chez les patients dont la clairance de la créatinine s’établit entre 50 et 80 mL/min et chez ceux dont la fonction rénale est normale. Peu de données existent concernant les patients ayant une clairance de la créatinine inférieure à 50 mL/min; cela dit, la clairance du mépolizumab ne s’effectue pas par voie rénale.
10.4 Immunogénicité
Toutes les protéines administrées à des fins thérapeutiques sont potentiellement immunogènes.
La détection de la formation d’anticorps dépend en grande partie de la sensibilité et de la spécificité de la méthode de dosage utilisée. De plus, la fréquence observée de résultats positifs aux épreuves de détection des anticorps (y compris les anticorps neutralisants) lors d’un dosage peut dépendre de plusieurs facteurs, notamment la méthodologie utilisée, la façon de manipuler les échantillons, le moment du prélèvement des échantillons, la prise concomitante d’autres médicaments et la maladie sous-jacente. C’est pourquoi la comparaison de la fréquence de détection des anticorps observée dans les études décrites ci-dessous et de celle observée dans d’autres études ou avec d’autres produits peut être trompeuse.
Au cours des études cliniques contrôlées par placebo menées auprès d’adultes et d’adolescents atteints d’asthme éosinophilique sévère et traités par NUCALA à raison de 100 mg par voie s.c. pendant 24 à 32 semaines, 6 % (15/260) des sujets ont présenté des taux détectables d’anticorps anti-mépolizumab (études MEA115588 et MEA115575). Des anticorps neutralisants ont été détectés chez un adulte recevant NUCALA. Dans le cadre d’une étude de prolongation ouverte menée auprès de sujets adultes et adolescents atteints d’asthme éosinophilique sévère (n = 998) qui toléraient NUCALA à raison de 100 mg par voie s.c., 6 % (60/992) des sujets ont présenté des taux détectables d’anticorps anti-mépolizumab. Ces observations concordaient avec la fréquence des effets immunogènes constatée dans les études contrôlées par placebo. Tous les sujets ont obtenu des résultats négatifs au test de détection des anticorps neutralisants. Chez des enfants atteints d’asthme éosinophilique sévère traités par NUCALA à raison de 40 mg ou de 100 mg par voie s.c. pendant 12 semaines et 52 semaines, 6 % (2/35) et 0 % (0/30) ont présenté des taux détectables d’anticorps anti-mépolizumab (étude 200363 contrôlée par placebo : partie A et partie B [phase de prolongation ouverte], respectivement). Tous les sujets ont obtenu des résultats négatifs au test de détection des anticorps neutralisants.
Dans le cadre de l’étude 205687 contrôlée par placebo, des taux détectables d’anticorps anti-mépolizumab ont été relevés chez 3 % (6/196) des sujets atteints de RSCaPN traités par NUCALA à raison de 100 mg par voie s.c. pendant 52 semaines. Dans le cadre de trois études contrôlées par placebo, à savoir les études MEA117106 et MEA117113 et l’étude 208657, qui comportait une phase de prolongation ouverte, des taux détectables d’anticorps anti-mépolizumab ont été relevés chez 3 % (34/990) des sujets atteints de MPOC traités par NUCALA à raison de 100 mg par voie s.c. pendant 52 à 104 semaines. Dans le cadre de l’étude MEA115921 contrôlée par placebo, des taux détectables d’anticorps anti-mépolizumab ont été relevés chez 1 % (1/68) des sujets atteints de GEPA traités par NUCALA à raison de 300 mg par voie s.c. pendant 52 semaines. Dans le cadre de l’étude 200622 et de l’étude de prolongation 205203 menée en mode ouvert, des taux détectables d’anticorps anti-mépolizumab ont été relevés chez 2 % (1/53) et 0 % (0/102) des sujets atteints d’un SHE traités par NUCALA à raison de 300 mg par voie s.c. pendant 32 semaines et 20 semaines, respectivement.
Parmi les sujets atteints de RSCaPN, de MPOC, de GEPA et de SHE, aucun anticorps neutralisant n’a été détecté.
Dans l’ensemble, les répercussions cliniques de la présence d’anticorps anti-mépolizumab sont inconnues.
11 Conservation, stabilité et mise au rebut
Poudre lyophilisée
Flacon non ouvert
Conserver le flacon non ouvert dans sa boîte d’origine à une température de moins de 25 °C jusqu’à son utilisation. Ne pas congeler. Conserver à l’abri de la lumière.
Solution reconstituée
Après avoir été reconstitué avec de l’eau pour injection, le produit est stable pendant un maximum de 8 heures lorsqu’il est conservé à une température inférieure à 30 °C. Ne pas congeler. Il n’est pas nécessaire de garder le produit à l’abri de la lumière durant l’administration. Jeter tout concentré ou toute solution n’ayant pas été utilisés dans les 8 heures qui suivent leur préparation.
Solution pour seringue de sécurité préremplie ou auto-injecteur prérempli
Conserver dans la boîte d’origine pour protéger de la lumière. La seringue préremplie ou l’auto-injecteur prérempli doivent être conservés au réfrigérateur (à une température de 2 à 8 °C), mais peuvent au besoin être retirés du réfrigérateur et conservés dans leur boîte non ouverte jusqu’à 7 jours, à une température inférieure à 30 °C, à l’abri de la lumière. Ne pas congeler. Jeter la boîte non ouverte si elle est restée plus de 7 jours hors du réfrigérateur.
L’auto-injecteur prérempli ou la seringue préremplie doivent être utilisés dans les 8 heures suivant l’ouverture de la boîte. Jeter la seringue ou l’auto-injecteur s’ils n’ont pas été utilisés dans les 8 heures.
12 Instructions particulières de manipulation du produit
La solution pour injection reconstituée de NUCALA ne doit pas être mélangée avec d’autres produits médicinaux.
Tout produit médicinal non utilisé ou déchet doit être éliminé conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre : Mépolizumab
Nom chimique : Sans objet. Le mépolizumab n’est pas une substance chimique. C’est une immunoglobuline (anticorps monoclonal humain IgG1 recombinant).
Formule moléculaire et masse moléculaire : C6476H10084N1732O2028S46 (sans oligosaccharide). La masse moléculaire du polypeptide est de 146 kDa, et celle de l’hydrate de carbone est d’environ 3 kDa, ce qui, au total, donne une masse moléculaire estimative de 149 kDa pour le mépolizumab.
Formule développée : Le mépolizumab est une immunoglobuline IgG1 kappa humanisée constituée de deux chaînes lourdes de 449 acides aminés et de deux chaînes légères de 220 acides aminés. Les chaînes lourdes et les chaînes légères sont liées de façon covalente par un unique pont disulfure, et les chaînes lourdes sont liées l’une à l’autre par deux ponts disulfures, constituant une molécule d’IgG typique.
Propriétés physicochimiques : Le mépolizumab est une solution transparente à opalescente et incolore ou légèrement teintée jaune ou brun.
Caractéristiques du produit :
Le mépolizumab est un anticorps monoclonal humanisé (IgG1, kappa) produit à l’aide de la technologie de l’ADN recombinant dans des cellules ovariennes de hamster chinois. Le mépolizumab est exprimé en tant que glycoprotéine soluble sécrétée dans un milieu de culture cellulaire exempt de composant animal, purifiée et formulée dans le but de produire une préparation médicamenteuse.
14 Études cliniques
14.1 Études cliniques par indication
Asthme éosinophilique sévère
L’efficacité et l’innocuité du mépolizumab à titre de traitement d’appoint de l’asthme éosinophilique sévère ont été évaluées dans le cadre de deux essais cliniques de phase III, d’une durée de 24 à 32 semaines, menés à double insu, avec répartition aléatoire et groupes parallèles chez 711 sujets âgés de 12 ans ou plus, dont 27 adolescents (Tableau 9) :
- Essai sur les exacerbations (MENSA) – 75 mg i.v. ou 100 mg s.c. vs placebo
- Essai sur la réduction de la dose de corticostéroïdes oraux (CSO) [SIRIUS] – 100 mg s.c. vs placebo
Ces essais cliniques étaient conçus pour évaluer l’efficacité et l’innocuité du mépolizumab administré une fois toutes les 4 semaines chez des sujets atteints d’asthme éosinophilique sévère qui n’était pas maîtrisé de façon satisfaisante malgré une corticothérapie en inhalation (CSI) à dose élevée (équivalent de ≥ 1000 mcg de propionate de fluticasone/jour chez les sujets de 18 ans ou plus) ou une dose moyenne de CSI (équivalent de ≥ 500 mcg de propionate de fluticasone/jour chez les sujets de
12 à 17 ans) et un ou plusieurs autres médicaments de prévention (p. ex., bêta2-agoniste à longue durée d’action [BALA], antagoniste des récepteurs des leucotriènes [ARL] et/ou théophylline) avec ou sans corticostéroïdes oraux [CSO]). Dans le cadre de l’étude SIRIUS, tous les sujets devaient suivre un traitement d’entretien régulier par des CSO.
Un essai clinique non contrôlé en mode ouvert a permis d’évaluer la pharmacocinétique et la pharmacodynamie (pendant 12 semaines) ainsi que l’innocuité (pendant 52 semaines) du traitement par le mépolizumab chez 36 enfants (âgés de 6 à 11 ans) atteints d’asthme éosinophilique sévère.
Tableau 9 – Résumé de la conception des études portant sur l’asthme éosinophilique sévère
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| MEA115588 (MENSA) | Étude multicentrique de 32 semaines, menée à double insu avec répartition aléatoire et groupes parallèles, et contrôlée par double placebo dans le but d’évaluer l’efficacité et l’innocuité du mépolizumab administré comme traitement d’appoint chez des sujets atteints d’asthme éosinophilique sévère | NUCALA à 100 mg s.c. Mépolizumab à 75 mg i.v.1 Placebo Durée : 32 semaines | n = 194 n = 191 n = 191 Total : 576 | 50 ans (12-82) | Féminin : 329 (57 %) Masculin : 247 (43 %) |
| MEA115575 (SIRIUS) | Étude multicentrique de 24 semaines, menée à double insu avec répartition aléatoire et groupes parallèles, et contrôlée par placebo dans le but d’évaluer le mépolizumab administré comme traitement d’appoint pour réduire l’utilisation de corticostéroïdes oraux chez des sujets atteints d’asthme éosinophilique sévère | NUCALA à 100 mg s.c. Placebo Durée : 24 semaines | n = 69 n = 66 Total : 135 | 50 ans (16-74) | Féminin : 74 (55 %) Masculin : 61 (45 %) |
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| 200363 | Étude non contrôlée menée en mode ouvert dans le but de caractériser la pharmacocinétique et la pharmacodynamie du mépolizumab administré par voie s.c. à des enfants de 6 à 11 ans atteints d’asthme éosinophilique sévère | NUCALA à 40 mg s.c. (poids < 40 kg) ou NUCALA à 100 mg s.c. (poids ≥ 40 kg) Durée : 12 semaines (phase à court terme) 52 semaines (phase à long terme) | n = 36 n = 30 | 8,6 ans (5-12) 8,6 ans (6-12) | Féminin : 11 (31 %) Masculin : 25 (69 %) Féminin : 10 (33 %) Masculin : 20 (67 %) |
i.v. = voie intraveineuse; s.c. = voie sous-cutanée
1 NUCALA n’est pas indiqué pour l’administration par voie intraveineuse et ne doit être administré que par voie sous-cutanée.
Étude MENSA (MEpolizumab as adjunctive therapy iN patients with Severe Asthma)
Conception de l’étude
MENSA était une étude de 32 semaines, menée à double insu avec répartition aléatoire et groupes parallèles dans le but d’évaluer l’efficacité et l’innocuité du mépolizumab à 75 mg par voie i.v. et celles de NUCALA à 100 mg par voie s.c. administrés toutes les 4 semaines, comparativement à un placebo, comme traitement d’appoint de l’asthme éosinophilique sévère chez 576 sujets (Tableau 9). Il s’agissait de la seule étude pivot sur les exacerbations qui visait à évaluer l’effet direct de l’administration s.c. sur la fréquence des exacerbations. On a choisi les doses de 100 mg par voie s.c. et de 75 mg par voie i.v. afin que concordent l’exposition générale au mépolizumab et la réduction du nombre d’éosinophiles dans le sang durant la période de traitement (voir la section 10.3 Pharmacocinétique).
Les sujets avaient subi au moins deux exacerbations de l’asthme au cours des 12 mois précédents malgré l’emploi régulier d’une corticothérapie en inhalation à dose élevée (ou à dose moyenne dans le cas des adolescents) jumelée à un ou plusieurs autres médicaments de prévention (p. ex., BALA, ARL et/ou théophylline), en association ou non avec des CSO. De plus, ils présentaient un nombre d’éosinophiles dans le sang d’au moins 150 cellules/mcL (≥ 0,15 x 10⁹/L) au moment d’amorcer le traitement (au cours des 6 semaines ayant précédé l’administration de la première dose) ou d’au moins 300 cellules/mcL (≥ 0,3 x 10⁹/L) au cours des 12 mois ayant précédé l’admission à l’étude.
Le paramètre d’évaluation principal était la fréquence des exacerbations de l’asthme d’importance clinique, définies comme étant une aggravation de l’asthme nécessitant l’emploi de corticostéroïdes oraux/à action générale et/ou une hospitalisation et/ou une consultation aux urgences. Chez les sujets sous corticothérapie orale d’entretien, une exacerbation nécessitant l’emploi de CSO a été définie comme la prise de corticostéroïdes oraux/à action générale à une dose au moins deux fois supérieure à la dose d’entretien courante durant au moins 3 jours.
Au cours de l’étude, les pourcentages de patients qui ont abandonné le traitement et ont été retirés prématurément des groupes NUCALA à 100 mg s.c., mépolizumab à 75 mg i.v. et placebo ont été de 5 %, 8 % et 6 %, respectivement. Le retrait du consentement du patient était le motif le plus courant de l’abandon du traitement (3 % globalement).
Caractéristiques démographiques et initiales des patients
Les caractéristiques démographiques et cliniques initiales étaient comparables dans les groupes de traitement (Tableau 10). Durant l’étude, les sujets ont continué de suivre leur traitement antiasthmatique existant, notamment une corticothérapie en inhalation à dose élevée (ou à dose moyenne dans le cas des adolescents), jumelé à un ou plusieurs autres médicaments de prévention. De plus, 24 % des sujets suivaient une corticothérapie orale d’entretien (dose médiane de 10,0 mg/jour).
Tableau 10 – Résumé des caractéristiques démographiques et cliniques initiales
| NUCALA | Mépolizumab | Placebo | |||||||
| 100 mg s.c. | 75 mg i.v. | ||||||||
| N = 194 | N = 191 | N = 191 | |||||||
| Âge moyen en années (extrêmes) | 51 (12-81) | 50 (13-82) | 49 (12-76) | ||||||
| Sexe, n (%) Masculin Féminin | 78 (40) 116 (60) | 85 (45) 106 (55) | 84 (44) 107 (56) | ||||||
| Durée de l’asthme, nombre d’années moyen (é.-t.) | 20,5 (12,9) | 19,8 (14,0) | 19,5 (14,6) | ||||||
| VEMS moyen mesuré avant la prise d’un bronchodilatateur, en pourcentage de la valeur théorique (é.-t.) | 59,3 (17,6) | 61,4 (18,3) | 62,4 (18,1) | ||||||
| Moyenne géométrique du nombre d’éosinophiles dans le sang mesuré au début de l’étude (é.-t. sur échelle logarithmique) – 109 cellules/L | 0,29 (1,050) | 0,28 (0,987) | 0,32 (0,938) | ||||||
| Nombre moyen d’exacerbations survenues au cours de l’année précédente (é.-t.) | 3,8 (2,7) | 3,5 (2,2) | 3,6 (2,8) | ||||||
Résultats de l’étude
La diminution de la fréquence des exacerbations de l’asthme d’importance clinique était statistiquement significative (p < 0,001) dans les deux groupes de traitement par le mépolizumab comparativement au groupe placebo (Tableau 11).
Comparativement au placebo, la diminution de la fréquence des exacerbations ayant nécessité une hospitalisation ou une consultation aux urgences s’est révélée statistiquement significative pour NUCALA à 100 mg par voie s.c., mais pas pour le mépolizumab à 75 mg par voie i.v. (Tableau 11). En outre, la fréquence annuelle des exacerbations d’importance clinique nécessitant une hospitalisation a été de 0,03, de 0,06 et de 0,10 dans les groupes NUCALA à 100 mg s.c., mépolizumab à 75 mg i.v. et placebo, respectivement.
Tableau 11 – Résumé du paramètre d’évaluation principal et des paramètres secondaires à la
32e semaine1
| NUCALA | Mépolizumab | Placebo | ||||||||
| 100 mg s.c. | 75 mg i.v. | |||||||||
| N = 194 | N = 191 | N = 191 | ||||||||
| Fréquence des exacerbations d’importance clinique (paramètre d’évaluation principal) | ||||||||||
| Fréquence annuelle des exacerbations | 0,83 | 0,93 | 1,74 | |||||||
Pourcentage de réduction vs placebo Rapport des taux (IC à 95 %) Valeur p2 | 53 % 0,47 (0,35; 0,64) < 0,001 | 47 % 0,53 (0,40; 0,72) < 0,001 | - | |||||||
| Fréquence des exacerbations d’importance clinique nécessitant une hospitalisation/consultation | ||||||||||
| aux urgences (paramètre d’évaluation secondaire) | ||||||||||
| Fréquence annuelle des exacerbations | 0,08 | 0,14 | 0,20 | |||||||
Pourcentage de réduction vs placebo Rapport des taux (IC à 95 %) Valeur p2 | 61 % 0,39 (0,18; 0,83) 0,015 | 32 % 0,68 (0,33; 1,41) 0,299 | - | |||||||
1 L’analyse a été réalisée à l’aide d’un modèle binominal négatif qui comprenait les covariables suivantes : traitement, utilisation de corticostéroïdes oraux en traitement d’entretien, région géographique, nombre d’exacerbations au cours de l’année précédente et volume expiratoire maximal par seconde (VEMS) initial en pourcentage de la valeur théorique.
2 Le taux d’erreur de type I a été contrôlé au moyen d’une procédure de tests fermés.
À la 32e semaine, la variation moyenne, par rapport aux valeurs initiales, du VEMS mesuré avant la prise d’un bronchodilatateur était de 183 mL, de 186 mL et de 86 mL dans les groupes NUCALA à 100 mg s.c., mépolizumab à 75 mg i.v. et placebo, respectivement.
La qualité de vie liée à la santé a été mesurée à l’aide du SGRQ (St. George’s Respiratory Questionnaire). À la 32e semaine, la variation moyenne, par rapport aux valeurs initiales, du score obtenu au SGRQ dans les groupes NUCALA à 100 mg s.c., mépolizumab à 75 mg i.v. et placebo s’établissait à -16,0, à -15,4 et à -9,0, respectivement.
Étude SIRIUS (SteroId ReductIon with mepolizUmab Study)
Conception de l’étude
SIRIUS était une étude de 24 semaines, menée à double insu avec répartition aléatoire, groupes parallèles et contrôlée par placebo dans le but d’évaluer si NUCALA à 100 mg administré par voie s.c. permet de réduire le recours aux corticostéroïdes oraux (CSO) en traitement d’entretien tout en conservant la maîtrise de l’asthme chez des patients atteints d’asthme éosinophilique sévère. Au total, 135 sujets ont été admis à l’étude (Tableau 12).
Les sujets devaient présenter un nombre d’éosinophiles dans le sang ≥ 150 cellules/mcL au moment d’amorcer le traitement (au cours des 6 semaines ayant précédé l’administration de la première dose) ou un nombre d’éosinophiles dans le sang ≥ 300 cellules/mcL au cours des 12 mois ayant précédé l’admission à l’étude. Comme dans le cas de l’étude MENSA, les sujets de l’étude SIRIUS devaient avoir pris une corticothérapie en inhalation à dose élevée (ou à dose moyenne dans le cas des adolescents)
jumelée à un ou plusieurs autres médicaments de prévention au cours de l’année précédente. En outre, tous les sujets devaient suivre un traitement d’entretien régulier par des CSO (de 5 à 35 mg/jour de prednisone ou l’équivalent). Même si les antécédents d’exacerbations ne constituaient pas un critère d’admissibilité, la majorité des patients (84 %) avait eu au moins une exacerbation au cours de l’année précédente.
L’étude comportait une phase préliminaire d’optimisation de 3 à 8 semaines, durant laquelle la dose de CSO des sujets était ajustée à une fréquence hebdomadaire, suivant un schéma prédéterminé, afin d’établir la plus faible dose de CSO requise pour conserver la maîtrise de l’asthme (appelée ci-après la « dose de référence »). Les sujets ont ensuite fait l’objet d’une répartition aléatoire, à l’issue de laquelle ils ont reçu un traitement d’appoint par NUCALA à 100 mg par voie sous-cutanée ou un traitement placebo une fois toutes les 4 semaines durant 24 semaines. La dose de CSO a été réduite toutes les 4 semaines (entre la 4e et la 20e semaine) suivant un schéma prédéterminé et en tenant compte de la maîtrise de l’asthme et de l’insuffisance surrénalienne. La dose de CSO a été réduite à zéro ou à la plus faible dose permettant de conserver la maîtrise de l’asthme durant la phase de 20 semaines de réduction du CSO. Aucun autre ajustement de la dose de CSO n’a été effectué après la 20e semaine.
Le paramètre d’évaluation principal de l’étude était la réduction, en pourcentage, de la dose de CSO administrée de la 20e à la 24e semaine comparativement à la dose établie durant la phase préliminaire d’optimisation, au début de l’étude. Les catégories prédéfinies comprenaient des pourcentages de réduction de la dose de CSO variant de 90-100 % à 0 % depuis la fin de la phase d’optimisation.
Au cours de l’étude, les pourcentages de patients qui ont abandonné le traitement et ont été retirés prématurément des groupes NUCALA à 100 mg s.c. et placebo ont été de 4 % et 6 %, respectivement. La survenue d’effets indésirables était le motif le plus fréquent de l’abandon du traitement (5 % pour le placebo, 4 % pour NUCALA à 100 mg s.c.).
Caractéristiques démographiques et initiales des patients
Les caractéristiques démographiques et cliniques initiales étaient comparables dans les groupes de traitement (Tableau 12). Mis à part les CSO, le traitement antiasthmatique que suivaient les sujets au moment de leur admission à l’étude s’est poursuivi tout au long de celle-ci, c.-à-d. corticothérapie en inhalation à dose élevée (ou à dose moyenne dans le cas des adolescents) jumelée à un ou plusieurs autres traitements de prévention.
Tableau 12 – Résumé des caractéristiques démographiques et cliniques initiales
| NUCALA | Placebo | |||||
| 100 mg s.c. | ||||||
| N = 69 | N = 66 | |||||
| Âge moyen en années (extrêmes) | 50 (16-74) | 50 (28-70) | ||||
| Sexe, n (%) Masculin Féminin | 25 (36) 44 (64) | 36 (55) 30 (45) | ||||
| Durée de l’asthme, nombre d’années moyen (é.-t.) | 17,4 (11,8) | 20,1 (14,4) | ||||
| VEMS moyen mesuré avant la prise d’un bronchodilatateur, en pourcentage de la valeur théorique (é.-t.) | 59,6 (17,0) | 57,8 (18,5) | ||||
| NUCALA | Placebo | |||||
| 100 mg s.c. | ||||||
| N = 69 | N = 66 | |||||
| Moyenne géométrique du nombre d’éosinophiles dans le sang mesuré au début de l’étude (é.-t. sur échelle logarithmique) – 109 cellules/L | 0,25 (1,245) | 0,23 (1,001) | ||||
| Nombre moyen d’exacerbations survenues au cours de l’année précédente (é.-t.) | 3,3 (3,4) | 2,9 (2,8) | ||||
| Dose quotidienne moyenne de CSO au début de l’étude (mg) | 12,4 | 13,2 | ||||
Résultats de l’étude
Les sujets traités par NUCALA à 100 mg par voie s.c. sont parvenus à réduire leur dose de CSO plus que les sujets recevant le placebo, tout en conservant la maîtrise de leur asthme (Tableau 13).
Tableau 13 – Pourcentage de réduction de la dose de CSO administrée de la 20e à la 24e semaine par rapport à la dose de référence
| NUCALA 100 mg s.c. | Placebo | ||||||
| N = 69 | N = 66 | ||||||
| Pourcentage de réduction de la dose de CSO administrée de la 20e à la 24e semaine par | |||||||
| rapport à la dose de référence | |||||||
90 % - 100 % 75 % - < 90 % 50 % - < 75 % > 0 % - < 50 % Aucune réduction de la dose de CSO/absence de maîtrise de l’asthme/abandon du traitement | 16 (23 %) 12 (17 %) 9 (13 %) 7 (10 %) 25 (36 %) | 7 (11 %) 5 (8 %) 10 (15 %) 7 (11 %) 37 (56 %) | |||||
Durant la période allant de la 20e à la 24e semaine, 37 sujets (54 %) traités par NUCALA à 100 mg par voie s.c. sont parvenus à réduire d’au moins 50 % leur dose quotidienne de CSO comparativement à 22 sujets (33 %) recevant le placebo; 37 sujets (54 %) faisant partie du groupe NUCALA à 100 mg par voie s.c. sont parvenus à réduire leur dose quotidienne de CSO à 5,0 mg ou moins comparativement à 21 sujets (32 %) du groupe placebo; et 10 sujets (14 %) traités par NUCALA à 100 mg par voie s.c. sont parvenus à réduire totalement (à 0 mg) leur dose de CSO comparativement à 5 sujets (8 %) recevant le placebo.
Enfants
L’étude à double insu contrôlée par placebo MENSA (Tableau 9) incluait 25 adolescents (de 12 à 17 ans) : 9 ont reçu le mépolizumab à 75 mg par voie i.v., 7 ont reçu NUCALA à 100 mg par voie s.c. et 9 ont reçu le placebo. La fréquence des exacerbations de l’asthme d’importance clinique a diminué chez les adolescents, et une tendance vers la supériorité du mépolizumab a été dégagée à cet égard.
L’étude 200363, une étude multicentrique non contrôlée et menée en mode ouvert, incluait 36 enfants (de 6 à 11 ans) atteints d’asthme éosinophilique sévère. Les sujets ont reçu 40 mg de NUCALA par voie s.c. (poids corporel < 40 kg) ou 100 mg de NUCALA par voie s.c. (poids corporel ≥ 40 kg). La phase de traitement à court terme (12 semaines) a permis de caractériser la pharmacocinétique et la pharmacodynamie du mépolizumab chez l’enfant (voir les sections 10.2 Pharmacodynamie et
10.3 Pharmacocinétique). La phase de traitement à long terme (52 semaines), amorcée après une interruption du traitement pendant 8 semaines, a permis d’évaluer l’innocuité et la tolérabilité du médicament.
L’efficacité de NUCALA chez les enfants (de 6 à 11 ans), administré par voie s.c. à une dose de 40 mg, a été extrapolée à partir de l’efficacité observée chez les adultes et les adolescents, appuyée par des analyses pharmacocinétiques de population et des analyses pharmacodynamiques. Il est présumé que le cours de la maladie, les mécanismes physiopathologiques et les effets du médicament chez les enfants concordent suffisamment avec ce qui est observé chez les adultes et les adolescents aux mêmes niveaux d’exposition.
Rhinosinusite chronique avec polypes nasaux
Conception de l’étude
L’efficacité et l’innocuité de NUCALA à 100 mg administré par voie s.c. en appoint au traitement d’entretien chez les patients atteints de RSCaPN ont été évaluées dans le cadre d’une étude multicentrique de phase III à double insu, avec répartition aléatoire et contrôlée par placebo, menée durant 52 semaines chez 407 patients âgés de 18 ans ou plus. Les sujets ont reçu NUCALA à 100 mg ou un placebo par voie s.c. une fois toutes les 4 semaines tout en poursuivant leur corticothérapie par voie nasale (voir le Tableau 14). Les patients devaient avoir suivi un traitement de fond par un corticostéroïde administré par voie nasale pendant au moins 8 semaines avant la sélection. Les patients présentaient une RSCaPN récurrente, ayant nécessité au moins une polypectomie nasale au cours des 10 années précédentes. Les patients devaient présenter des symptômes de polypose nasale accompagnés d’une obstruction nasale dont le score était > 5 sur une échelle visuelle analogique (EVA) allant jusqu’à 10, des symptômes dont le score global était > 7 sur une EVA allant jusqu’à 10, et un score de polypose nasale (NPS) bilatéral établi par endoscopie ≥ 5 sur une échelle allant jusqu’à 8 (score minimal de 2 dans chaque cavité nasale).
Les coparamètres d’évaluation principaux étaient la variation du score NPS total établi par endoscopie (échelle de 0 à 8) entre le début et la 52e semaine de l’étude, telle que déterminée en aveugle par des évaluateurs indépendants, et la variation du score d’obstruction nasale sur l’EVA (échelle de 0 à 10) entre le score initial et le score mesuré durant la période de la 49e à la 52e semaine. Le score NPS se fondait sur l’évaluation des polypes dans chacune des cavités nasales en fonction d’une échelle catégorielle (0 = absence de polypes, 1 = petits polypes dans le méat moyen ne dépassant pas le bord inférieur du cornet moyen, 2 = polypes dépassant le bord inférieur du cornet moyen, 3 = gros polypes atteignant le bord inférieur du cornet inférieur ou polypes situés au centre du cornet moyen, 4 = gros polypes causant une congestion quasi complète ou une obstruction du méat inférieur). Le score total correspondait à la somme des scores établis pour les cavités nasales droite et gauche. Les patients ont consigné quotidiennement le score d’obstruction nasale sur l’EVA (échelle de 0 à 10 [0 = absence d’obstruction, 10 = pire obstruction imaginable]).
Tableau 14 – Résumé de la conception de l’étude 205687
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| 205687 | Étude multicentrique à double insu, avec répartition aléatoire et contrôlée par placebo, menée durant 52 semaines dans le but d’évaluer NUCALA à 100 mg administré par voie s.c. chez des sujets atteints de RSCaPN qui suivaient un traitement de fond concomitant par un corticostéroïde administré par voie nasale | NUCALA 100 mg s.c. Placebo Durée : 52 semaines | n = 206 n = 201 Total : 407 | 49 ans (18-82) | Féminin : 143 (35 %) Masculin : 264 (65 %) |
s.c. = voie sous-cutanée; RSCaPN = rhinosinusite chronique avec polypes nasaux
Caractéristiques démographiques et initiales des patients
Le Tableau 15 présente les caractéristiques initiales des sujets de l’étude. Voir la section Résultats de l’étude pour connaître les valeurs initiales et à la 52e semaine pour les paramètres d’évaluation de l’efficacité, dont le score NPS établi par endoscopie, les scores des symptômes sur l’EVA et le score SNOT-22.
Tableau 15 – Résumé des caractéristiques initiales
NUCALA 100 mg s.c. N = 206 | Placebo N = 201 | |
| Durée (ans) de la RSCaPN, moyenne (é.-t.) | 11,36 (8,522) | 11,46 (8,273) |
| Sujets ayant subi ≥ 3 polypectomies au cours des 10 années précédentes, n (%) | 51 (24) | 73 (35) |
| Sujets ayant utilisé un CSO (≥ 1 traitement) au cours des 12 mois précédents, n (%) | 106 (51) | 91 (45) |
| Moyenne géométrique du nombre d’éosinophiles mesuré au début de l’étude, cellules/mcL (IC à 95 %) | 390 | 410 |
| Asthme, n (%) | 140 (68) | 149 (74) |
| MREA, n (%) | 45 (22) | 63 (31) |
RSCaPN = rhinosinusite chronique avec polypes nasaux; é.-t. = écart-type; CSO = corticostéroïde oral; MREA = maladie respiratoire exacerbée par l’aspirine
Résultats de l’étude
Résultats de l’étude 205687 chez les patients atteints de RSCaPN
Les résultats pour les coparamètres d’évaluation principaux et le paramètre d’évaluation secondaire clé chez les patients atteints de RSCaPN sont présentés au Tableau 16.
Tableau 16 – Analyses des coparamètres d’évaluation principaux et du paramètre d’évaluation secondaire clé (population en intention de traitera)
| Mépolizumab 100 mg s.c. (N = 206) | Placebo (N = 201) | |
| Coparamètre d’évaluation principal : score total établi par endoscopie à la 52e semaineb | ||
Score initial médian (min.; max.) Variation médiane par rapport au score initial Différence corrigée entre les traitements, valeurs médianes (IC à 95 %)c | 5,0 (2; 8) -1,0 -0,73 (-1,11; -0,34)d | 6,0 (0; 8) 0,0 |
| Coparamètre d’évaluation principal : score d’obstruction nasale sur l’EVA (de la 49e à la 52e semaine)b | ||
Score initial médian (min.; max.) Variation médiane par rapport au score initial | 9,01 (6,54; 10,00) -4,41 | 9,14 (5,31; 10,00) -0,82 |
| Différence corrigée entre les traitements, valeurs médianes (IC à 95 %)c | -3,14 (-4,09; -2,18)d | |
| Paramètre d’évaluation secondaire clé : polypectomie nasale à la 52e semainee,f | ||
| Patients qui avaient subi une chirurgie entre le début de l’étude et la 52e semaine | 18 (9 %) | 46 (23 %) |
| Rapport des risques instantanés (IC à 95 %)g | 0,43 (0,25; 0,76) |
EVA = échelle visuelle analogique
a Population en intention de traiter : sujets répartis aléatoirement ayant reçu au moins une dose dans le cadre du traitement à l’étude.
b Les sujets qui ont subi une intervention chirurgicale nasale ou une sinuplastie avant la visite ont consigné leur pire score avant ces interventions. Les sujets qui se sont retirés de l’étude sans avoir subi une intervention chirurgicale nasale ou une sinuplastie ont consigné leur pire score avant leur retrait de l’étude. c Modèle de régression quantile en fonction des covariables suivantes : groupe de traitement, région géographique, score initial et log(e) du nombre d’éosinophiles dans le sang mesuré au début de l’étude. d p < 0,001 selon le test de la somme des rangs de Wilcoxon.
e La polypectomie nasale était définie comme toute intervention instrumentale consistant à inciser et à retirer des tissus (polypectomie) de la cavité nasale.
f Une méthode d’analyse hiérarchique prédéfinie a été utilisée pour tenir compte de l’erreur de type I globale pour les paramètres d’évaluation secondaires; le Tableau 17 présente les autres paramètres d’évaluation secondaires dont a tenu compte la méthode d’analyse.
g Modèle des risques proportionnels de Cox en fonction des covariables suivantes : groupe de traitement, région géographique, score total initial établi par endoscopie, score d’obstruction nasale initial sur l’EVA, log(e) du nombre d’éosinophiles dans le sang mesuré au début de l’étude et nombre de chirurgies antérieures (1, 2, > 2 comme échelle ordinale). p = 0,003.
Le paramètre d’évaluation secondaire clé était le temps écoulé avant une première polypectomie nasale jusqu’à la 52e semaine (voir la Figure 2).
Figure 2 – Courbe de Kaplan-Meier relative au temps écoulé avant une première intervention chirurgicale nasale (polypectomie)
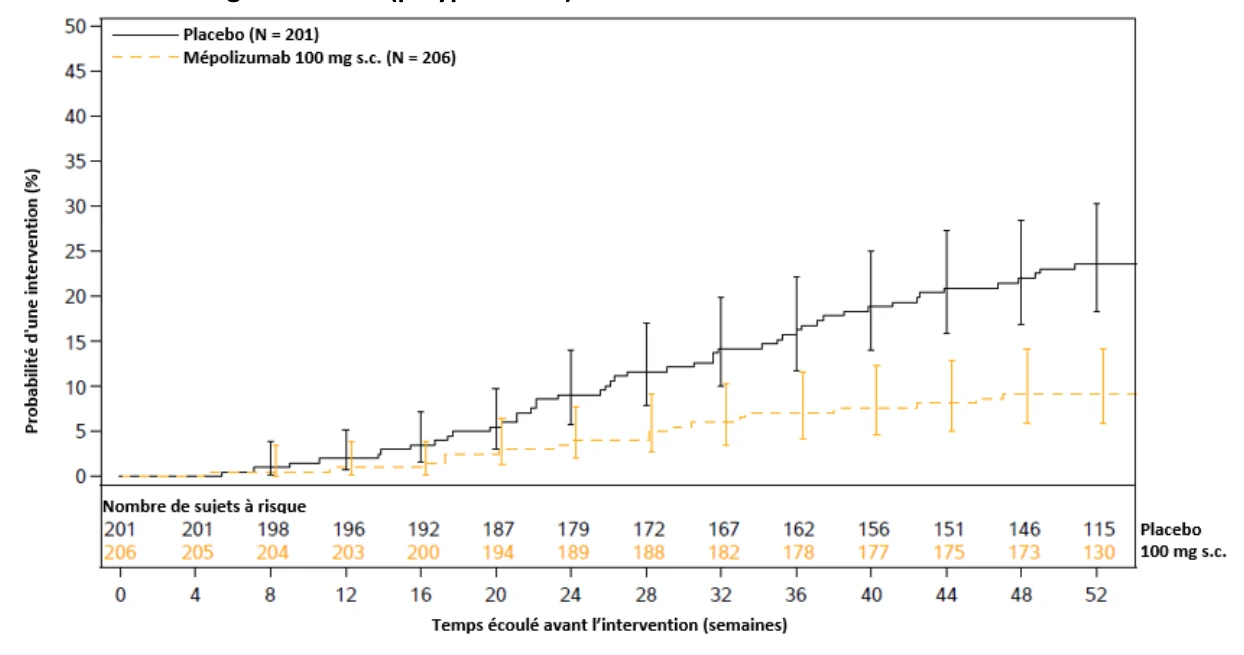
Résultats des paramètres d’évaluation secondaires
Les données sur les autres paramètres d’évaluation secondaires sont présentées au Tableau 17.
Tous les scores sur les EVA ont été consignés quotidiennement par les patients sur une échelle allant de 0 à 10 [0 = absence de symptôme, 10 = pire symptôme imaginable]). Le questionnaire SNOT-22 mesure la qualité de vie liée à la santé en fonction de 22 items permettant d’évaluer les symptômes de RSCaPN et leurs répercussions; chaque item reçoit un score allant de 0 (aucun problème) à 5 (le pire des problèmes), et le score total va de 0 à 110.
Tableau 17 – Résultats des paramètres d’évaluation secondaires au sein de la population en intention de traitera
NUCALA 100 mg s.c. (N = 206) | Placebo (N = 201) | ||
| Score global sur l’EVA (de la 49e à la 52e semaine)b | |||
Score initial médian (min.; max.) Variation médiane par rapport au score initial Différence corrigée entre les traitements, valeurs médianes (IC à 95 %)c | 9,12 (7,17; 10,00) -4,48 -3,18 (-4,10; -2,26)d | 9,20 (7,21; 10,00) -0,90 | |
| Score SNOT-22 total à la 52e semaineb | |||
n Score initial médian (min.; max.) Variation médiane par rapport au score initial Différence corrigée entre les traitements, valeurs médianes (IC à 95 %)c | 205 64,0 (17; 105) -30,0 -16,49 (-23,57; -9,42)d | 198 64,0 (19; 110) -14,0 | |
| Patients chez qui la présence de polypes nasaux a nécessité la prise de corticostéroïdes à action générale au cours de la période allant jusqu’à la 52e semaine | |||
NUCALA 100 mg s.c. (N = 206) | Placebo (N = 201) | |
| Nombre de patients ayant suivi ≥ 1 traitement Rapport de cotes par rapport au placebo (IC à 95 %)e | 52 (25) 0,58 (0,36; 0,92) | 74 (37) |
| Score composite sur l’EVA – symptômes nasaux (de la 49e à la 52e semaine)b,f | ||
Score initial médian (min.; max.) Variation médiane par rapport au score initial Différence corrigée entre les traitements, valeurs médianes (IC à 95 %)c | 9,11 (4,91; 10,00) -3,96 -2,68 (-3,44; -1,91)d | 9,18 (6,03; 10,00) -0,89 |
| Score de perte d’odorat sur l’EVA (de la 49e à la 52e semaine)b | ||
Score initial médian (min.; max.) Variation médiane par rapport au score initial Différence corrigée entre les traitements, valeurs médianes (IC à 95 %)c | 9,97 (0,94; 10,00) -0,53 -0,37 (-0,65; -0,08)d | 9,97 (6,69; 10,00) 0,00 |
EVA = échelle visuelle analogique; SNOT-22 = Sino-Nasal Outcome Test
a Population en intention de traiter : sujets répartis aléatoirement ayant reçu au moins une dose dans le cadre du traitement à l’étude. Multiplicité contrôlée par l’évaluation des paramètres d’évaluation secondaires selon une méthode d’analyse hiérarchique prédéfinie.
b Les sujets qui ont subi une intervention chirurgicale nasale ou une sinuplastie avant la visite ont consigné leur pire score avant ces interventions. Les sujets qui se sont retirés de l’étude sans avoir subi une intervention chirurgicale nasale ou une sinuplastie ont consigné leur pire score avant leur retrait de l’étude. c Modèle de régression quantile en fonction des covariables suivantes : groupe de traitement, région géographique, score initial et log(e) du nombre d’éosinophiles dans le sang mesuré au début de l’étude.
d p < 0,001 selon le test de la somme des rangs de Wilcoxon.
e Analyse à l’aide d’un modèle de régression logistique en fonction des covariables suivantes : groupe de traitement, région géographique, nombre de traitements par un CSO motivés par la présence de polypes nasaux au cours des 12 mois précédents (0, 1, > 1 comme échelle ordinale), score total initial établi par endoscopie, score initial d’obstruction nasale sur l’EVA et log(e) du nombre d’éosinophiles dans le sang mesuré au début de l’étude. p = 0,020.
f Score composite sur l’EVA combinant les scores individuels de l’EVA pour l’obstruction nasale, l’écoulement nasal, la présence de mucus dans la gorge et la perte d’odorat.
Paramètres d’évaluation chez les patients atteints d’asthme
Chez 289 patients (71 %) atteints d’asthme concomitant, des analyses prédéfinies ont montré des améliorations concordant avec celles observées au sein de la population en intention de traiter en ce qui a trait aux coparamètres d’évaluation principaux, à savoir une variation du score NPS total établi par endoscopie à la 52e semaine par rapport au score initial et une variation du score d’obstruction nasale sur l’EVA entre le score initial et le score mesuré durant la période de la 49e à la 52e semaine.
Des analyses a posteriori ont permis de constater des améliorations des résultats (diminutions des scores) au questionnaire en cinq points sur la maîtrise de l’asthme (ACQ-5) et des exacerbations de l’asthme. Au questionnaire ACQ-5 à la 52e semaine, les variations moyennes (é.-t.) du score par rapport au score initial ont été de -1,12 (0,095) et de -0,46 (0,093) dans les groupes mépolizumab et placebo, respectivement.
Six patients (4 %) du groupe mépolizumab et 11 patients (7 %) du groupe placebo ont présenté respectivement 6 et 20 exacerbations de l’asthme au cours de la période allant jusqu’à la 52e semaine.
Maladie pulmonaire obstructive chronique
L’efficacité et l’innocuité de NUCALA (mépolizumab) pour le traitement d’entretien d’appoint des sujets adultes atteints de maladie pulmonaire obstructive chronique (MPOC) caractérisée par une hausse du nombre d’éosinophiles dans la circulation sanguine ont été évaluées dans le cadre de trois études cliniques de phase III d’une durée de 52 à 104 semaines (Tableau 18).
Tableau 18 – Résumé de la conception des études portant sur la maladie pulmonaire obstructive chronique
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets | Âge | Sexe | ||
| moyen | |||||||
| (min.; | |||||||
| max.) | |||||||
208657 (MATINEE) | Étude multicentrique de phase III, menée à double insu avec répartition aléatoire et groupes parallèles, et contrôlée par placebo dans le but d’évaluer l’efficacité et l’innocuité du mépolizumab chez des sujets atteints de MPOC caractérisée par des exacerbations fréquentes et la présence accrue d’éosinophiles | NUCALA à 100 mg s.c. Placebo Durée : de 52 à 104 semaines | N = 403a N = 401a Total : 804 | 66 ans (39; 91) | Féminin : 253 (31 %) Masculin : 551 (69 %) | ||
| MEA117106 (METREX) | Étude multicentrique de phase III, menée à double insu avec répartition aléatoire et groupes parallèles, et contrôlée par placebo dans le but d’évaluer l’efficacité et l’innocuité du mépolizumab chez des sujets atteints de MPOC présentant un risque d’exacerbation | NUCALA à 100 mg s.c. Placebo Durée : 52 semaines | N = 233b N = 184c N = 229b N = 190c Total : 836 | 65 ans (39; 85) | Féminin : 316 (38 %) Masculin : 520 (62 %) | ||
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets | Âge | Sexe | ||
| moyen | |||||||
| (min.; | |||||||
| max.) | |||||||
| MEA117113 (METREO) | Étude multicentrique de phase III, menée à double insu avec répartition aléatoire et groupes parallèles, et contrôlée par placebo dans le but d’évaluer l’efficacité et l’innocuité de deux doses de mépolizumab chez des sujets atteints de MPOC présentant un risque d’exacerbation | NUCALA à 100 mg s.c. Mépolizumab à 300 mg s.c. Placebo Durée : 52 semaines | N = 223b N = 225b N = 226b Total : 674 | 65 ans (42; 88) | Féminin : 228 (34 %) Masculin : 446 (66 %) | ||
MPOC = maladie pulmonaire obstructive chronique; s.c. = voie sous-cutanée
a Sujets présentant un nombre d’éosinophiles dans le sang ≥ 300 cellules/mcL au moment de la sélection et ≥ 150 cellules/mcL au cours des 12 mois précédents.
b Sujets présentant un nombre d’éosinophiles dans le sang ≥ 150 cellules/mcL au moment de la sélection ou ≥ 300 cellules/mcL au cours des 12 mois précédents.
c Strate de sujets présentant un nombre d’éosinophiles dans le sang < 150 cellules/mcL au moment de la sélection et aucune indication factuelle de la présence d’un nombre d’éosinophiles dans le sang ≥ 300 cellules/mcL au cours des 12 mois précédents.
Étude 208657 (MATINEE)
Conception de l’étude
L’efficacité de NUCALA (à 100 mg s.c. toutes les 4 semaines) ajouté au traitement de référence a été évaluée dans le cadre d’une étude pivot de phase III, multicentrique, menée à double insu, avec répartition aléatoire et contrôlée par placebo (étude 208657, MATINEE) auprès de sujets adultes atteints de MPOC de phénotype éosinophile. Les sujets devaient présenter un nombre d’éosinophiles dans le sang ≥ 300 cellules/mcL au moment de la sélection et ≥ 150 cellules/mcL au cours des 12 mois précédents. Les sujets recrutés présentaient une limitation modérée à très sévère du débit d’air (VEMS après bronchodilatation de 20 à 80 % de la valeur théorique) et des antécédents d’exacerbations modérées ou sévères de la MPOC (au moins 1 exacerbation sévère ayant nécessité une hospitalisation ou 2 exacerbations modérées ayant nécessité une corticothérapie à action générale avec ou sans antibiotiques) malgré la prise d’une trithérapie d’entretien inhalée (corticostéroïde en inhalation [CSI], bêta-agoniste à longue durée d’action [BALA] et antimuscarinique à longue durée d’action [AMLA]) pendant au moins 3 mois avant la sélection, et qu’ils poursuivaient pendant toute la durée de l’étude. Afin d’optimiser les possibilités de collecte de données sur les exacerbations, la durée du traitement a été prolongée au-delà de 52 semaines, soit jusqu’à 104 semaines.
La population en intention de traiter modifiée (ITm) incluait 804 sujets adultes répartis au hasard (selon un rapport de 1:1) pour recevoir soit des injections sous-cutanées de NUCALA à 100 mg, en plus du traitement de référence (N = 403) toutes les 4 semaines, pour un total d’au moins 13 doses (durée du traitement : 52 semaines) et jusqu’à un maximum de 26 doses (durée du traitement : 104 semaines), soit des injections sous-cutanées d’un placebo apparié (N = 401).
Caractéristiques démographiques et initiales des patients
Le Tableau 19 présente les caractéristiques démographiques et cliniques initiales des patients.
Tableau 19 – Résumé des caractéristiques cliniques initialesa
| NUCALA 100 mg s.c. N = 403 | Placebo N = 401 | |
| Âge (ans) des patients, moyenne (é.-t.) | 66,4 (8,10) | 66,0 (7,91) |
| Femmes, n (%) | 127 (32) | 126 (31) |
| Race blanche, n (%) | 338 (84) | 335 (84) |
| Fumeurs, n (%) | 111 (28) | 111 (28) |
| Antécédents de tabagisme (paquets-années), moyenne (é.-t.) | 43,2 (25,99) | 42,7 (23,74) |
| Durée de la MPOC (ans), moyenne (é.-t.) | 10,2 (6,65) | 9,7 (5,88) |
| Score mMRC ≥ 2 (échelle de 0 à 4), n (%) | 310 (77) | 301 (75) |
| Emphysème seulementb, n (%) | 120 (30) | 132 (33) |
| Bronchite chronique seulementb, n (%) | 170 (42) | 168 (42) |
| Emphysème et bronchite chroniqueb, n (%) | 81 (20) | 62 (15) |
| Limitation légère du débit d’air : VEMS ≥ 80 % de la valeur théorique, n (%) | 2 (< 1) | 3 (< 1) |
| Limitation modérée du débit d’air : VEMS ≥ 50 % et < 80 % de la valeur théorique, n (%) | 168 (42) | 181 (45) |
| Limitation sévère du débit d’air : VEMS ≥ 30 % et < 50 % de la valeur théorique, n (%) | 180 (45) | 160 (40) |
| Limitation très sévère du débit d’air : VEMS < 30 % de la valeur théorique, n (%) | 53 (13) | 57 (14) |
| VEMS après bronchodilatation (% de la valeur théorique), moyenne (é.-t.)c | 48,1 (15,73) | 48,2 (15,83) |
| Rapport VEMS/CVF après bronchodilatation, moyenne (é.-t.)c | 0,49 (0,121) | 0,49 (0,127) |
| Nombre d’exacerbations modérées ou sévères au cours de la dernière année, moyenne (é.-t.) | 2,3 (0,98) | 2,2 (0,90) |
| Au moins une exacerbation sévère au cours de la dernière année, n (%) | 88 (22) | 77 (19) |
| Score au test CAT, moyenne (é.-t.) | 19,2 (6,95) | 19,1 (6,75) |
| Score SGRQ, moyenne (é.-t.) | 55,3 (17,73) | 53,9 (17,86) |
| Score E-RS: COPD, moyenne (é.-t.) | 13,16 (6,796) | 12,94 (6,790) |
| Nombre d’éosinophiles au moment de la sélection, moyenne géométrique, cellules/mcL (IC à 95 %) | 480 (460; 500) | 480 (460; 500) |
CAT = COPD Assessment Test (test d’évaluation de la MPOC); CVF = capacité vitale forcée; E-RS: COPD = Evaluating Respiratory Symptoms in COPD; mMRC = questionnaire modifié du Medical Research Council; SGRQ = St. George’s Respiratory Questionnaire; VEMS = volume expiratoire maximal par seconde a Population en intention de traiter modifiée.
b Sous-type de MPOC selon l’évaluation de l’investigateur. D’après les réponses au SGRQ, 544 (68 %) patients ont signalé des symptômes de bronchite chronique.
c Valeurs mesurées au moment de la sélection.
Le critère d’évaluation principal de l’efficacité était le taux annualisé d’exacerbations modérées (définies comme une aggravation des symptômes de MPOC nécessitant un traitement par des corticostéroïdes oraux ou à action générale, avec ou sans antibiotiques) ou sévères (définies comme une aggravation nécessitant une hospitalisation ou entraînant le décès) au cours d’une période de traitement allant de 52 à 104 semaines. Les principaux critères d’évaluation secondaires étaient notamment les suivants : i) le temps écoulé avant la première exacerbation modérée ou sévère au cours de la période de traitement de 52 à 104 semaines; ii) les trois paramètres d’évaluation des symptômes et de la qualité de vie liée à la santé, à savoir les répondeurs à la semaine 52 [réponse définie comme une réduction du score d’au moins 2 points par rapport aux valeurs initiales] selon le test d’évaluation de la MPOC (CAT), les répondeurs à la semaine 52 [réponse définie comme une réduction du score d’au moins 4 points par rapport aux valeurs initiales] selon le questionnaire SGRQ (St. George’s Respiratory Questionnaire) et les répondeurs à la semaine 52 [réponse définie comme une réduction du score d’au moins 2 points par rapport aux valeurs initiales] selon le score E-RS: COPD (Evaluating Respiratory Symptoms in Chronic Obstructive Pulmonary Disease); et iii) le taux annualisé d’exacerbations nécessitant une visite aux urgences et/ou une hospitalisation.
Résultats de l’étude
Exacerbations
Les principaux résultats en matière d’efficacité quant aux paramètres d’évaluation des exacerbations avec NUCALA chez les sujets atteints de MPOC sont présentés au Tableau 20 pour la population en ITm de l’étude MATINEE.
Tableau 20 – Paramètres d’évaluation des exacerbations de MPOC au cours d’une période de traitement de 52 à 104 semaines dans la population en intention de traitée modifiée (ITm) de l’étude MATINEE
NUCALA 100 mg s.c. (N = 403) | Placebo (N = 401) | |
| Taux annualisé d’exacerbationsc modéréesa ou sévèresb | ||
| Taux d’exacerbations par an | 0,80 | 1,01 |
Pourcentage de réduction du taux Rapport des taux vs placebo (IC à 95 %) | 21 % 0,79* (0,66; 0,94) | |
| Temps écoulé avant la première exacerbation modérée ou sévère | ||
| Temps médian écoulé avant la première exacerbationd (jours) | 419 | 321 |
Pourcentage de réduction du risque Rapport des risques instantanés vs placebo (IC à 95 %) | 23 % 0,77* (0,64; 0,93) | |
MPOC = maladie pulmonaire obstructive chronique; s.c. = voie sous-cutanée; IC = intervalle de confiance a Exacerbations traitées par des corticostéroïdes oraux ou à action générale, avec ou sans antibiotiques. b Exacerbations nécessitant une hospitalisation ou entraînant le décès.
c Résultats obtenus à l’aide d’un modèle binomial négatif utilisant une variable de compensation pour ajuster les différentes durées de suivi et intégrer les effets fixes suivants : tabagisme, nombre d’exacerbations au cours de l’année précédente, gravité de la maladie au début de l’étude et région géographique. d Estimation de Kaplan-Meier.
* Valeur statistiquement significative par rapport au placebo d’après une méthode d’analyse hiérarchique prédéfinie des tests, avec un seuil de signification global bilatéral de 0,05.
NUCALA a permis de réduire numériquement le taux annualisé d’exacerbations de la MPOC ayant nécessité une consultation aux urgences et/ou une hospitalisation par rapport au placebo, mais le seuil de signification statistique n’a pas été atteint (rapport des taux [RT] de 0,65; IC à 95 % : 0,43; 0,96).
Évaluation des symptômes et de la qualité de vie liée à la santé
Les résultats relatifs aux paramètres d’évaluation des symptômes et de la qualité de vie liée à la santé (CAT, SGRQ et E-RS: COPD) n’étaient pas statistiquement significatifs. Le taux de réponse au traitement selon le questionnaire SGRQ (réponse définie comme une réduction du score d’au moins 4 points par rapport aux valeurs initiales) à la semaine 52 était de 50 % pour NUCALA à 100 mg contre 46 % pour le placebo.
Étude MEA117113 (METREO) et étude MEA117106 (METREX)
Avant la réalisation de l’étude MATINEE, l’efficacité de NUCALA à 100 mg administré à des sujets adultes atteints de MPOC a été évaluée dans le cadre de deux autres études multicentriques de phase III, menées à double insu avec répartition aléatoire et groupes parallèles, et contrôlées par placebo d’une durée de 52 semaines, soit l’étude MEA117113 (METREO) et l’étude MEA117106 (METREX) [Tableau 18]. L’étude METREO a inclus des sujets présentant un nombre d’éosinophiles dans le sang ≥ 150 cellules/mcL au moment de la sélection ou ≥ 300 cellules/mcL au cours des 12 mois précédents. L’étude METREX a, quant à elle, recruté les patients indépendamment de leur nombre d’éosinophiles dans le sang et les a répartis en deux strates : une strate supérieure (≥ 150 cellules/mcL au moment de la sélection ou ≥ 300 cellules/mcL au cours des 12 mois précédents) et une strate inférieure (< 150 cellules/mcL au moment de la sélection et aucune indication factuelle de la présence d’un nombre d’éosinophiles dans le sang ≥ 300 cellules/mcL au cours des 12 mois précédents). Les sujets recrutés présentaient des antécédents d’exacerbations (au moins 1 sévère ou 2 modérées) au cours des 12 mois précédents malgré l’utilisation régulière de CSI et de 2 autres traitements d’entretien de la MPOC (AMLA, BALA, inhibiteur de la phosphodiestérase 4 ou méthylxanthine).
Au total, 1285 sujets atteints de MPOC ont été répartis de façon aléatoire pour recevoir NUCALA à 100 mg (N = 223 et N = 417 sujets dans l’étude METREO et dans l’étude METREX, respectivement) toutes les 4 semaines jusqu’à la 52e semaine, ou un placebo apparié (N = 226 et N = 419 sujets dans l’étude METREO et dans l’étude METREX, respectivement).
Le principal critère d’évaluation de l’efficacité pour les études METREO et METREX était le taux annualisé d’exacerbations modérées (définies comme une aggravation des symptômes de MPOC nécessitant un traitement par des corticostéroïdes à action générale ou des antibiotiques) ou sévères (définies comme une aggravation nécessitant une hospitalisation ou entraînant le décès).
On n’a enregistré aucune différence statistiquement significative entre NUCALA à 100 mg et le placebo pour ce qui était du principal critère d’évaluation de l’étude METREO (rapport des taux [RT] de 0,80 [IC à 95 % : 0,65; 0,98] après ajustement pour tenir compte de la multiplicité). Une différence significative n’a été observée que chez les sujets de la strate supérieure de l’étude METREX (RT de 0,82 [IC à 95 % : 0,68; 0,98]). Pour la plupart des paramètres d’évaluation secondaires des études METREO et METREX, les résultats n’étaient pas statistiquement significatifs.
Les études METREO et METREX ont été menées avant l’étude MATINEE, et les données issues de ces deux études ont permis de préciser les critères d’inclusion visant les taux d’éosinophiles sanguins dans l’étude de confirmation MATINEE. Les patients atteints de MPOC ayant des antécédents d’asthme maîtrisé étaient autorisés à prendre part aux études METREO et METREX, mais ils étaient toutefois exclus de l’étude MATINEE.
Granulomatose éosinophile avec polyangéite
Conception de l’étude
L’efficacité et l’innocuité du mépolizumab en appoint à la corticothérapie administrée par voie orale chez les patients atteints de GEPA ont été évaluées dans le cadre d’une étude multicentrique de phase III à double insu, avec répartition aléatoire et contrôlée par placebo, menée durant 52 semaines chez 136 sujets âgés de 18 ans ou plus. Les sujets ont reçu NUCALA à 300 mg ou un placebo par voie sous-cutanée une fois toutes les 4 semaines tout en poursuivant leur corticothérapie orale à dose stable (Tableau 21). À partir de la 4e semaine, la dose de CSO pouvait être réduite graduellement au cours de la période de traitement, à la discrétion de l’investigateur. L’étude comportait deux coparamètres d’évaluation principaux, soit : 1) la durée totale cumulée de rémission durant la période de traitement de 52 semaines, définie comme un score BVAS (Birmingham Vasculitis Activity Score) de 0 (absence de vascularite évolutive) plus une dose quotidienne de CSO (prednisolone ou prednisone) de 4 mg ou moins; et 2) la proportion de sujets en rémission à la 36e semaine et à la 48e semaine de traitement. La récidive de maladie a été définie comme l’aggravation ou la persistance de la maladie évolutive depuis la dernière visite justifiant : i) une augmentation de la dose de CSO (> 4 mg/jour); OU ii) une augmentation de la dose d’un agent immunosuppresseur ou l’ajout d’un tel agent; OU iii) une hospitalisation liée à l’aggravation de la GEPA. L’aggravation de la maladie évolutive a été caractérisée par : i) une vascularite évolutive (score BVAS > 0); OU ii) des symptômes et/ou des signes d’asthme évolutif et un score ACQ-6 (Asthma Control Questionnaire) correspondant à une aggravation de la maladie; OU iii) une pathologie nasale et/ou sinusienne évolutive et au moins une réponse aux questions sur les symptômes naso-sinusaux correspondant à une aggravation de la pathologie.
Tableau 21 – Résumé de la conception de l’étude MEA115921
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | ||
| de | |||||||
| sujets | |||||||
| (n) | |||||||
| MEA115921 | Étude multicentrique de 52 semaines menée à double insu, avec répartition aléatoire et contrôlée par placebo dans le but d’évaluer le mépolizumab chez des sujets ayant des antécédents de GEPA récidivante ou réfractaire et prenant des corticostéroïdes oraux à dose stable, avec ou sans traitement immunosuppresseur à dose stablea | NUCALA à 300 mg s.c. Placebo Durée : 52 semaines | n = 68 n = 68 Total : 136 | 48,5 ans (20-71) | Féminin : 80 (59 %) Masculin : 56 (41 %) | ||
GEPA = granulomatose éosinophile avec polyangéite; s.c. = voie sous-cutanée a À l’exception du cyclophosphamide.
Caractéristiques démographiques et initiales des patients
Le Tableau 22 présente les caractéristiques démographiques et initiales des sujets de l’étude.
Tableau 22 – Résumé des caractéristiques démographiques et cliniques initiales
NUCALA 300 mg s.c. N = 68 | Placebo N = 68 | |
| Âge moyen (ans) | 48,7 | 48,2 |
| Femmes, n (%) | 42 (62) | 38 (56) |
| Race blanche, n (%) | 64 (94) | 61 (90) |
| Durée (ans) de la GEPA, moyenne (é.-t.) | 5,24 (4,398) | 5,85 (4,855) |
| Antécédents d’au moins 1 récidive confirmée au cours des 2 années précédentes, n (%) | 51 (75) | 49 (72) |
Antécédents/présence d’asthme et d’éosinophilie (> 1,0 x 10⁹/L), n (%) Anomalie naso-sinusale Infiltrats pulmonaires, non fixes Preuve biopsique1 Mononeuropathie ou polyneuropathie2 Résultat positif pour la recherche d’ANCA (d’anticorps anti-MPO ou anti-PR3) | 68 (100) 64 (94) 50 (74) 25 (37) 32 (47) 13 (19) | 68 (100) 64 (94) 48 (71) 31 (46) 24 (35) 13 (19) |
NUCALA 300 mg s.c. N = 68 | Placebo N = 68 | |
Myocardiopathie3 Purpura pétéchial des membres Hémorragie alvéolaire4 Glomérulonéphrite5 | 13 (19) 9 (13) 3 (4) 1 (1) | 7 (10) 8 (12) 1 (1) 0 |
Maladie réfractaire, n (%) Récurrence de symptômes de GEPA, n (%) Échec du traitement d’induction, n (%) | 34 (50) 33 (49) 1 (1) | 40 (59) 35 (51) 5 (7) |
| Score BVAS initial, médiane (extrêmes) | 1 (0-22) | 2 (0-19) |
| Dose quotidienne initiale (mg) de corticostéroïde orala, médiane (extrêmes) | 12 (7,5-40) | 11 (7,5-50,0) |
| Sujets sous traitement immunosuppresseur, n (%) | 41 (60) | 31 (46) |
Catégories du score ACQ-6 initial6,7, n (%) ≤ 0,75 De > 0,75 à < 1,5 ≥ 1,5 | 23 (34) 19 (28) 26 (38) | 19 (28) 21 (31) 28 (41) |
1 Biopsie apportant une preuve histopathologique de la présence d’une vascularite éosinophile, d’une infiltration périvasculaire éosinophile ou d’une inflammation granulomateuse riche en éosinophiles
2 Déficit moteur ou anomalie de la conduction nerveuse
3 Objectivée par échocardiographie ou IRM
4 Mise en évidence par un lavage bronchoalvéolaire
5 Hématurie, cylindres hématiques, protéinurie
6 Score ACQ-6 ≤ 0,75 = asthme bien maîtrisé, de > 0,75 à < 1,5 = asthme insuffisamment maîtrisé, ≥ 1,5 = asthme mal maîtrisé 7 Résumé a posteriori
a Équivalent prednisone ou prednisolone
b À l’exception du cyclophosphamide
ACQ = Asthma Control Questionnaire (questionnaire sur la maîtrise de l’asthme); ANCA = anticorps anticytoplasme des polynucléaires neutrophiles; BVAS = Birmingham Vasculitis Activity Score; é.-t. = écart-type; GEPA = granulomatose éosinophile avec polyangéite; MPO = myéloperoxydase (ANCA anti-MPO); PR3 = protéinase 3 (ANCA anti-PR3)
Résultats de l’étude
Rémission
La durée cumulée de rémission a été significativement plus longue chez les sujets recevant NUCALA à 300 mg que chez les sujets recevant le placebo (rapport de cotes : 5,9 [IC à 95 % : 2,7; 13,0]; p < 0,001). En outre, la proportion de sujets parvenus au stade de la rémission à la 36e semaine et à la 48e semaine de traitement a été significativement plus grande sous NUCALA à 300 mg que sous placebo (rapport de cotes : 16,7 [IC à 95 % : 3,6; 77,7]; p < 0,001) [Tableau 23].
Tableau 23 – Analyses des coparamètres d’évaluation principaux
| Nombre (%) de sujets | ||
NUCALA 300 mg n = 68 | Placebo n = 68 | |
| Durée cumulée de rémission sur 52 semaines | ||
| 0 semaine | 32 (47) | 55 (81) |
| De > 0 à < 12 semaines | 8 (12) | 8 (12) |
| De 12 à < 24 semaines | 9 (13) | 3 (4) |
| De 24 à < 36 semaines | 10 (15) | 0 |
| Nombre (%) de sujets | ||
NUCALA 300 mg n = 68 | Placebo n = 68 | |
| ≥ 36 semaines | 9 (13) | 2 (3) |
| Rapport de cotes (mépolizumab/placebo)a | 5,91b | |
| IC à 95 % | 2,68; 13,03 | |
| Valeur p | < 0,001 | |
| Proportion de sujets en rémission à la 36e semaine et à la 48e semaine | ||
| Sujets en rémission aux semaines 36 et 48 (%) | 22 (32) | 2 (3) |
| Rapport de cotes (mépolizumab/placebo)a | 16,74 | |
| IC à 95 % | 3,61; 77,56 | |
| Valeur p | < 0,001 | |
a Un rapport de cotes supérieur à 1 signifie que le mépolizumab est supérieur.
b Obtenu au moyen d’un modèle de régression à cotes proportionnelles pour les données catégoriques ordonnées (par paliers de 12 semaines).
Des différences statistiquement significatives en faveur du mépolizumab au regard de ces paramètres d’évaluation ont aussi été démontrées en fonction de la définition de la rémission de la Ligue européenne contre le rhumatisme (EULAR) [c.-à-d. score BVAS de 0 et dose quotidienne de corticostéroïde oral (prednisolone ou prednisone) de 7,5 mg ou moins].
Une plus grande proportion de sujets recevant NUCALA à 300 mg (n = 13; 19 %) sont parvenus au stade de la rémission au cours des 24 premières semaines de traitement et sont demeurés en rémission pendant le reste de la période de traitement de 52 semaines par rapport aux sujets recevant le placebo (n = 1; 1 %).
Récidive
Le temps écoulé avant une première récidive était significativement plus long chez les sujets recevant NUCALA à 300 mg que chez les sujets recevant le placebo (rapport des risques instantanés : 0,32 [IC à 95 % : 0,21; 0,50]; p < 0,001) [Figure 3]. La fréquence et le nombre des causes possibles de récidives (c.-à-d. vascularite, asthme, pathologie naso-sinusale) étaient plus faibles sous mépolizumab que sous placebo.
Figure 3 – Courbe de Kaplan-Meier relative au temps écoulé avant une première récidive
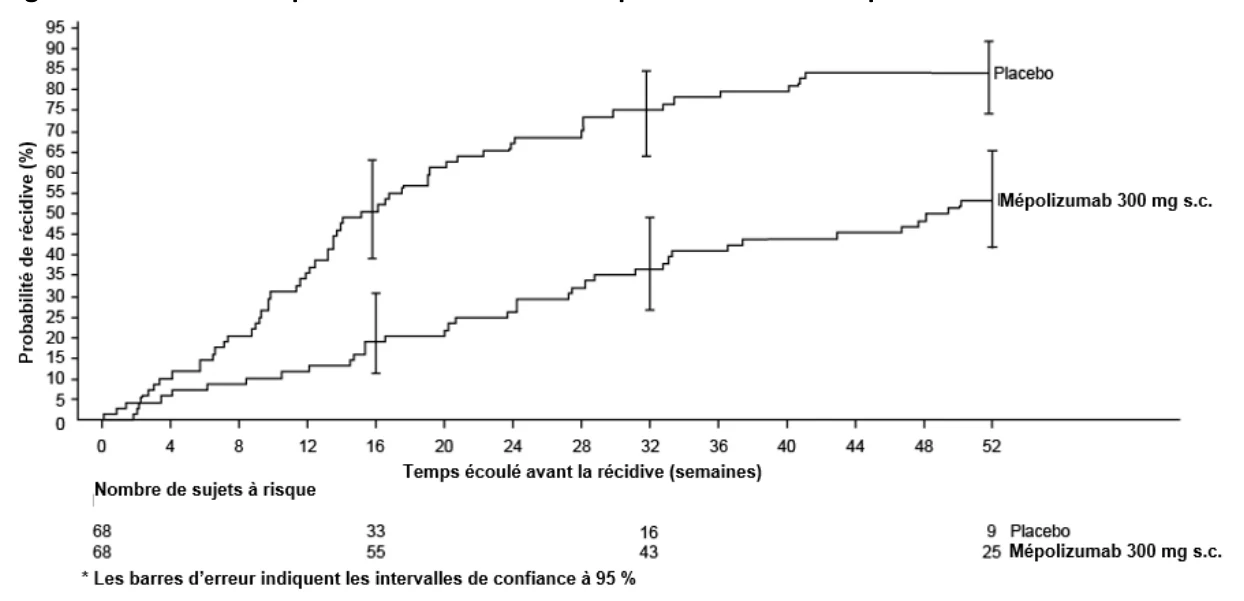
Réduction de la dose de corticostéroïdes oraux (CSO)
Une réduction significativement plus marquée de la dose quotidienne moyenne de CSO a été constatée chez les sujets recevant NUCALA à 300 mg comparativement aux sujets recevant le placebo au cours des semaines 48 à 52 (rapport de cotes : 0,20 [IC à 95 % : 0,09; 0,41]; p < 0,001) [Tableau 24].
Tableau 24 – Dose quotidienne moyenne de CSO de la 48e à la 52e semaine
| Dose quotidienne moyenne de CSO | Nombre (%) de sujets | |
NUCALA 300 mg s.c. n = 68 | Placebo n = 68 | |
0 De > 0 à ≤ 4,0 mg De > 4,0 à ≤ 7,5 mg > 7,5 mg | 12 (18) 18 (26) 10 (15) 28 (41) | 2 (3) 3 (4) 18 (26) 45 (66) |
Comparaison : mépolizumab/placeboa Rapport de cotes IC à 95 % Valeur p | 0,20 0,09; 0,41 < 0,001 | |
a L’analyse a été réalisée à partir d’un modèle de cotes proportionnelles en fonction des covariables suivantes : groupe de traitement, dose quotidienne initiale de CSO, score BVAS initial et région. Un rapport de cotes inférieur à 1 signifie que le mépolizumab est supérieur.
Syndrome hyperéosinophilique
Conception de l’étude
L’efficacité et l’innocuité du mépolizumab à titre de médicament d’appoint au traitement standard pour les patients atteints d’un SHE ont été évaluées dans le cadre d’une étude multicentrique de phase III à double insu, avec répartition aléatoire et contrôlée par placebo, menée durant 32 semaines chez 108 sujets âgés de 12 ans ou plus (Tableau 25). Les sujets ont reçu NUCALA à 300 mg ou un placebo administrés par voie sous-cutanée une fois toutes les 4 semaines tout en poursuivant leur traitement à dose stable pour le SHE. Le traitement standard du SHE pouvait comprendre un CSO et des agents immunosuppresseurs ou cytotoxiques, et les sujets devaient avoir été sous traitement stable du SHE pendant les 4 semaines précédant la répartition aléatoire. Les sujets atteints d’un SHE secondaire d’origine non hématologique (p. ex., hypersensibilité à un médicament, infection helminthique, infection au virus de l’immunodéficience humaine [VIH], cancer non hématologique) ou d’un SHE exprimant la tyrosine kinase de fusion FIP1L1-PDGFRα étaient exclus de l’étude. Les sujets admis à l’étude avaient subi au moins deux poussées du SHE dans les 12 mois précédents et avaient un nombre d’éosinophiles dans le sang ≥ 1000 cellules/mcL pendant la sélection. Les poussées de SHE retenues aux fins d’admissibilité à l’étude étaient définies comme une aggravation des symptômes cliniques liée au SHE ou un nombre d’éosinophiles dans le sang nécessitant une intensification du traitement.
Le paramètre d’évaluation principal de l’étude 200622 était la proportion de sujets ayant présenté une poussée du SHE pendant la période de traitement de 32 semaines. Une poussée du SHE était définie comme une aggravation des signes et symptômes cliniques du SHE ou une hausse du nombre d’éosinophiles dans le sang (à ≥ 2 reprises), nécessitant une augmentation de la dose de CSO (d’au moins 10 mg/jour) ou l’intensification/ajout d’un traitement cytotoxique ou immunosuppresseur pour le SHE.
Tableau 25 – Résumé de la conception de l’étude 200622
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| 200622 | Étude multicentrique de 32 semaines à double insu, à répartition aléatoire et contrôlée par placebo visant à évaluer le mépolizumab chez des sujets ayant des antécédents de SHE récidivant ou réfractaire et prenant des corticostéroïdes oraux à dose stable avec ou sans traitement cytotoxique ou immunosuppresseur pour le SHE | NUCALA à 300 mg s.c. Placebo Durée : 32 semaines | n = 54 n = 54 Total : 108 | 46,0 ans (12-82) | Féminin : 57 (53 %) Masculin : 51 (47 %) |
s.c. = voie sous-cutanée; SHE = syndrome hyperéosinophilique
Caractéristiques démographiques et initiales des patients
Le Tableau 26 présente les caractéristiques démographiques et initiales des sujets de l’étude.
Tableau 26 – Résumé des caractéristiques initiales
NUCALA 300 mg s.c. N = 54 | Placebo N = 54 | |
| Durée (ans) du SHE, moyenne (é.-t.) | 5,45 (5,079) | 5,66 (8,035) |
| Nombre de poussées du SHE dans les 12 mois précédents, moyenne (é.-t.) | 2,7 (1,28) | 2,7 (1,02) |
Antécédents/présence de SHE et d’éosinophilie (> 1,0 × 10⁹/L), n (%) Douleur ou ballonnement abdominaux Symptômes respiratoires Frissons ou sueurs Douleurs musculaires ou articulaires Symptômes nasaux ou sinusaux Symptômes cutanés | 54 (100) 16 (30) 30 (56) 10 (19) 24 (44) 22 (41) 25 (46) | 54 (100) 24 (44) 30 (56) 5 (9) 20 (37) 19 (35) 28 (52) |
Traitement initial pour le SHE, n (%) Tous les traitements initiaux pour le SHE, n (%) Corticostéroïdes oraux, n (%) Traitement cytotoxique/immunosuppresseur, n (%) Autre traitement pour le SHEa | 54 (50) 50 (93) 40 (74) 14 (26) 22 (41) | 54 (50) 49 (91) 38 (70) 9 (17) 19 (35) |
| Dose quotidienne initiale (mg) de corticostéroïde oralb, médiane (extrêmes) | 5,6 (0-50,0) | 5,6 (0-25,0) |
a Les exemples d’« autre » traitement pour le SHE comprennent, sans s’y limiter, le dipropionate de béclométasone, le fumarate de formotérol, l’oméprazole, le salbutamol, le bromure de tiotropium, l’acétonide de triamcinolone et la cétirizine.
b Équivalent prednisone ou prednisolone.
é.-t. = écart-type; SHE = syndrome hyperéosinophilique
Résultats de l’étude
Le paramètre d’évaluation principal a permis de comparer les sujets qui ont présenté une poussée de SHE ou ont abandonné l’étude dans les groupes mépolizumab et placebo pendant la période de traitement de 32 semaines. Les paramètres d’évaluation secondaires étaient le temps écoulé avant la première poussée du SHE, la proportion de sujets ayant subi une poussée du SHE entre la 20e et la 32e semaine, le taux de poussées de SHE et la variation du score d’intensité de la fatigue BFI-3 (item 3 du questionnaire Brief Fatigue Inventory [BFI]) par rapport au score initial (voir le Tableau 27).
Tableau 27 – Résultats pour le paramètre d’évaluation de l’efficacité – analyse de la population en intention de traiter (étude 200622)
Mépolizumab N = 54 | Placebo N = 54 | |
| Paramètre d’évaluation principal de l’efficacité | ||
| Proportion de sujets ayant présenté une poussée du SHE | ||
| Sujets ayant eu ≥ 1 poussée du SHE ou ayant abandonné l’étude (%) | 15 (28) | 30 (56) |
| Sujets ayant eu ≥ 1 poussée du SHE (%) | 14 (26) | 28 (52) |
Mépolizumab N = 54 | Placebo N = 54 | |
| Sujets n’ayant eu aucune poussée du SHE et ayant abandonné l’étude (%) | 1 (2) | 2 (4) |
| Différence de risquesa (IC à 95 %) | -29 % (-47 %; -11 %) | |
| Valeur pa | 0,001 | |
| Paramètres d’évaluation secondaires de l’efficacitéb | ||
| Temps écoulé avant la première poussée du SHE | ||
| Temps médian avant une poussée du SHE (jours) | Temps médian non atteint | 172 |
| Rapport des risques instantanésc (IC à 95 %) | 0,34 (0,18; 0,67) | |
| Valeur pc | 0,002 | |
| Poussées du SHE pendant la 20e semaine et jusqu’à la 32e semaine inclusivement | ||
| Sujets ayant eu ≥ 1 poussée du SHE ou ayant abandonné l’étude (%) | 9 (17) | 19 (35) |
| Différence de risquesa (IC à 95 %) | -18 % (-34 %; -2 %) | |
| Valeur pa | 0,027 | |
| Taux de poussées du SHE | ||
| Taux moyen estimatif/année | 0,50 | 1,46 |
| Rapport des tauxd (IC à 95 %) | 0,34 (0,19; 0,63) | |
| Valeur pd | < 0,001 | |
| Variation du score d’intensité de la fatigue BFI-3 (pire degré de fatigue durant les 24 heures précédentes) à la 32e semaine par rapport au score initiale | ||
| Variation médiane du score BFI-3 | -0,66 | 0,32 |
| Valeur pf | 0,036 | |
a Le modèle de régression linéaire généralisé évaluant la probabilité de poussée du SHE a été ajusté pour tenir compte de la dose de CSO initiale et de la région.
b La multiplicité a été contrôlée au moyen d’une procédure hiérarchique de tests fermés. c Le modèle de régression des risques proportionnels de Cox a été ajusté pour tenir compte de la dose de CSO initiale et de la région.
d Le modèle de régression binomiale négative a été ajusté pour tenir compte de la dose de CSO initiale et de la région.
e À l’item 3 du questionnaire Brief Fatigue Inventory (BFI-3), on demande aux sujets d’indiquer l’intensité de leur fatigue en se basant sur leur pire degré de fatigue durant les 24 heures précédentes (échelle de 0 = aucune fatigue à 10 = pire fatigue imaginable). Les patients pour qui des données étaient manquantes ont été inclus avec la pire valeur observée.
f Valeur p d’après le test de la somme des rangs de Wilcoxon.
16 Toxicologie non clinique
L’administration du médicament par voies intraveineuse et sous-cutanée à des singes a entraîné une réduction du nombre d’éosinophiles dans les tissus périphériques et pulmonaires sans aucun effet toxicologique lié. Les éosinophiles ont été associés aux réactions immunologiques déclenchées par certaines infections parasitaires. Lors d’études menées chez des souris traitées au moyen d’anticorps anti-IL-5 ou présentant un déficit congénital en IL-5 ou en éosinophiles, on n’a pas relevé d’altération de la capacité d’éliminer les infections parasitaires.
Cancérogenèse, mutagenèse et altération de la fertilité et de la reproduction
Aucune étude de longue durée portant sur des animaux n’a été réalisée afin d’évaluer le pouvoir cancérogène du mépolizumab. Les effets mutagènes possibles du mépolizumab n’ont fait l’objet d’aucune étude. Le rôle de l’IL-5 et des éosinophiles dans la surveillance tumorale n’est pas bien caractérisé. Cela dit, on n’a relevé aucun signe d’anomalie de la surveillance tumorale chez les souris ayant un déficit en IL-5 ou en éosinophiles.
Les anticorps anti-IL-5 n’ont pas eu d’effet chez les souris mâles et femelles sur l’accouplement, la fertilité et la fonction gonadique, ni sur les premiers stades de développement embryonnaire ou le développement embryofœtal chez les femelles gravides. Les études réalisées sur les souris ne comportaient aucune mise bas ni évaluation fonctionnelle de la génération F1. Chez le singe cynomolgus, le mépolizumab n’a pas eu d’effet sur la gestation ni sur le développement embryofœtal et postnatal (notamment en ce qui a trait à la fonction immunitaire) des petits. Aucun examen n’a été effectué en vue de découvrir d’éventuelles malformations internes ou squelettiques. Les données recueillies chez des singes révèlent que le mépolizumab traverse la barrière placentaire. Les concentrations de mépolizumab étaient environ 2,4 fois plus élevées chez les nourrissons que chez les mères plusieurs mois après la mise bas et n’influaient pas sur le système immunitaire des nourrissons. Le mépolizumab a été excrété dans le lait des guenons cynomolgus à des concentrations s’élevant à moins de 0,5 % de celles décelées dans le plasma; aucun effet sur le développement des petits allaités n’a été observé.