


Monographie de produit - Hemlibra
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.4 Administration | 2025-06 |
Table des matières
Modifications importantes apportées récemment à la monographie .........................................2
Table des matières ..........................................................................................................................2
Partie 1 : Renseignements destinés aux professionnels de la santé .............................................4
1 Indications ...........................................................................................................................4
1.1 Pédiatrie .....................................................................................................................4
1.2 Gériatrie .....................................................................................................................4
2 Contre-indications ...............................................................................................................4
3 Encadré sur les mises en garde et précautions importantes .............................................4
4 Posologie et administration ................................................................................................5
4.1 Considérations posologiques .....................................................................................5
4.2 Posologie recommandée et ajustement posologique ..................................................5
4.3 Reconstitution ............................................................................................................6
4.4 Administration ...........................................................................................................6
4.5 Dose oubliée...............................................................................................................8
5 Surdose ................................................................................................................................8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ............................8
7 Mises en garde et précautions ............................................................................................9
Généralités .......................................................................................................................... 9
Conduite et utilisation de machines ................................................................................... 9
Système sanguin et lymphatique ........................................................................................ 9
Système immunitaire ........................................................................................................ 11
Surveillance et examens de laboratoire ........................................................................... 11
7.1 Populations particulières ..........................................................................................12
7.1.1 Grossesse ............................................................................................................. 12
7.1.2 Allaitement .......................................................................................................... 12
7.1.3 Enfants et adolescents ........................................................................................ 13
7.1.4 Personnes âgées .................................................................................................. 13
8 Effets indésirables .............................................................................................................13
8.1 Aperçu des effets indésirables .................................................................................13
8.2 Effets indésirables observés au cours des études cliniques .....................................13
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ....................................................................................................................... 16
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ...............16
8.5 Effets indésirables observés après la commercialisation .........................................16
9 Interactions médicamenteuses ........................................................................................17
9.2 Aperçu des interactions médicamenteuses ...............................................................17
9.3 Interactions médicament-comportement ..................................................................17
9.4 Interactions médicament-médicament .....................................................................17
9.5 Interactions médicament-aliment .............................................................................17
9.6 Interactions médicament-plante médicinale ............................................................18
9.7 Interactions médicament-examens de laboratoire ....................................................18
10 Pharmacologie clinique .....................................................................................................18
10.1 Mode d’action ......................................................................................................18
10.2 Pharmacodynamie ................................................................................................19
10.3 Pharmacocinétique ...............................................................................................19
10.4 Immunogénicité ....................................................................................................21
11 Conservation, stabilité et mise au rebut ..........................................................................22
Partie 2 : Renseignements scientifiques ......................................................................................23
13 Renseignements pharmaceutiques ..................................................................................23
14 Études cliniques .................................................................................................................24
14.1 Études cliniques par indication ............................................................................24
14.2 Études de biodisponibilité comparatives ..............................................................37
15 Microbiologie ....................................................................................................................38
16 Toxicologie non clinique ...................................................................................................38
17 Monographies de référence .............................................................................................39
Renseignements destinés aux patient·e·s ....................................................................................40
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Hemlibra® (émicizumab injectable) est indiqué en prophylaxie de routine pour prévenir les hémorragies ou réduire la fréquence des épisodes hémorragiques chez les patients atteints d’hémophilie A (déficit congénital en facteur VIII) présentant ou non des inhibiteurs du facteur VIII.
1.1 Pédiatrie
Enfants (< 18 ans) : les données sur la pharmacocinétique, l’innocuité et l’efficacité de Hemlibra ont été recueillies chez 137 patients pédiatriques âgés de 1 à 18 ans. Il n’existe aucune donnée clinique sur l’efficacité ou l’innocuité de Hemlibra chez les patients de moins d’un an. Sur la base des données reçues et examinées par Santé Canada, l’innocuité et l’efficacité de Hemlibra chez les patients pédiatriques ont été établies; par conséquent, Santé Canada a autorisé une indication de ce médicament pour utilisation pédiatrique (voir Posologie recommandée et ajustement posologique [4.2] et Pharmacocinétique, Populations et états pathologiques particuliers [10.3]).
1.2 Gériatrie
Personnes âgées (> 65 ans) : les études cliniques sur Hemlibra n’ont pas inclus suffisamment de patients âgés de 65 ans et plus pour déterminer s’il y a des différences d’innocuité et d’efficacité comparativement aux patients plus jeunes.
2 Contre-indications
Hemlibra est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section Formes pharmaceutiques, teneurs, composition et conditionnement [6].
3 Encadré sur les mises en garde et précautions importantes
Les réactions indésirables graves suivantes ont été signalées lorsque, en moyenne, une quantité cumulative > 100 U/kg/24 heures de concentré de complexe prothrombinique activé (CCPa) a été administrée pendant au moins 24 heures à des patients recevant une prophylaxie par Hemlibra.
Suspendre l’administration du CCPa au moins 24 heures avant de commencer l’administration de Hemlibra et éviter d’utiliser un CCPa pendant le traitement par Hemlibra à moins qu’il n’y ait pas d’autres options/choix de traitement possibles. Si un CCPa est indiqué chez un patient recevant une prophylaxie par Hemlibra, la dose initiale ne doit pas dépasser 50 U/kg. Si un CCPa est administré, surveiller le patient pour détecter l’apparition d’une microangiopathie thrombotique et de manifestations thrombotiques. Cesser l’administration du CCPa et suspendre l’administration de Hemlibra si des symptômes surviennent (voir Mises en garde et précautions [7]). |
|---|
4 Posologie et administration
4.1 Considérations posologiques
- Le traitement doit être instauré sous la supervision d’un professionnel de la santé expérimenté dans le traitement de l’hémophilie ou des troubles hémorragiques.
- Le traitement par des agents court-circuitant l’activité des inhibiteurs du facteur VIII doit être arrêté le jour précédant l’instauration du traitement par Hemlibra (voir Mises en garde et précautions, Système sanguin et lymphatique [7]).
- Le traitement prophylactique par un facteur VIII peut être poursuivi pendant les 7 premiers jours du traitement par Hemlibra.
4.2 Posologie recommandée et ajustement posologique
La dose d’attaque recommandée de Hemlibra est de 3 mg par kg une fois par semaine pendant les 4 premières semaines, par injection sous-cutanée. Ce schéma est suivi d’une dose d’entretien administrée une semaine après la dernière dose d’attaque. Le choix de la dose d’entretien dépend de la préférence du médecin et du patient/soignant, selon le schéma posologique le plus propice à l’adhésion au traitement compte tenu de l’âge et du poids du patient, de la manière indiquée ci-dessous.
Utilisation chez les adolescents et les adultes pesant ≥ 40 kilogrammes (kg)
La dose d’entretien recommandée chez les adolescents (12–17 ans) et les adultes (≥ 18 ans) pesant ≥ 40 kg et présentant ou non des inhibiteurs du facteur VIII est de 1,5 mg/kg une fois par semaine, de 3 mg/kg toutes les 2 semaines ou de 6 mg/kg toutes les 4 semaines, administrées par injection sous-cutanée. Aucune modification de la posologie de Hemlibra n’est recommandée.
Utilisation chez les enfants et les patients pesant moins de 40 kg
La dose d’entretien recommandée pour les patients pédiatriques (< 12 ans) quel que soit leur poids ou pour les patients de tout âge pesant < 40 kg, présentant ou non des inhibiteurs du facteur VIII, est de 1,5 mg/kg une fois par semaine ou de 3 mg/kg toutes les 2 semaines, administrée par injection sous-cutanée. Aucune modification de la posologie n’est recommandée chez les patients pédiatriques (voir Études cliniques par indication [14.1] et Pharmacocinétique, Populations et états pathologiques particuliers [10.3]).
Utilisation chez les personnes âgées
Aucune modification posologique n’est recommandée chez les patients âgés de ≥ 65 ans. On ne dispose d’aucune donnée sur les patients âgés de plus de 75 ans (voir Pharmacocinétique, Populations et états pathologiques particuliers [10.3]).
Insuffisance rénale et hépatique
Aucune modification posologique n’est recommandée chez les patients atteints d’insuffisance rénale ou hépatique. Hemlibra n’a pas été étudié chez les patients atteints d’insuffisance rénale grave ou d’insuffisance hépatique grave (voir Pharmacocinétique, Populations et états pathologiques particuliers [10.3]).
4.3 Reconstitution
Aucune reconstitution n’est nécessaire.
4.4 Administration
Hemlibra est réservé à une utilisation sous-cutanée. Hemlibra doit être administré selon une technique aseptique appropriée.
L’injection doit se limiter aux points d’injection recommandés : l’abdomen, la face externe du haut des bras et les cuisses (voir Pharmacocinétique, Absorption [10.3]). Il n’y a aucune donnée disponible sur l’injection dans d’autres régions du corps.
L’administration de Hemlibra par injection sous-cutanée dans la face externe du haut des bras doit être faite par un soignant du patient ou un professionnel de la santé.
L’utilisation de différents sites d’injection en alternance peut contribuer à prévenir ou à réduire les réactions au point d’injection (voir Effets indésirables observés au cours des études cliniques [8.2]). L’injection sous-cutanée de Hemlibra ne doit pas être pratiquée dans des régions de peau présentant des rougeurs, des ecchymoses, une sensibilité, une induration, des grains de beauté ou des cicatrices.
Pendant le traitement par Hemlibra, les autres produits médicinaux en administration sous-cutanée doivent préférablement être injectés dans des régions anatomiques différentes.
Administration par le patient ou un soignant
Hemlibra est destiné à être utilisé selon les instructions d’un professionnel de la santé. Après avoir été adéquatement formé à la technique d’injection sous-cutanée, un patient peut s’auto-injecter Hemlibra, ou le soignant du patient peut lui administrer Hemlibra, si le médecin le juge approprié.
Le médecin et le soignant doivent déterminer s’il est approprié qu’un enfant s’auto-injecte Hemlibra. Toutefois, l’auto-administration n’est pas recommandée chez les enfants de moins de 7 ans.
Instructions pour l’administration
La solution de Hemlibra est une solution stérile, sans agent de conservation et prête à l’emploi, pour injection sous-cutanée sans dilution préalable.
Il faut inspecter visuellement la solution de Hemlibra pour s’assurer de l’absence de particules ou d’une coloration anormale avant l’administration. Hemlibra est une solution incolore à légèrement jaune. La solution de Hemlibra doit être jetée si des particules sont visibles ou si le produit présente une coloration anormale.
Se reporter aux renseignements destinés au patient sur Hemlibra pour obtenir les instructions de manipulation à suivre pour combiner des fioles dans une seringue. Ne pas combiner des fioles de Hemlibra de différents dosages (30 mg/ml et 150 mg/ml) dans une même seringue.
Les fioles contenant la solution de Hemlibra pour injection sont à usage unique seulement.
Une seringue, une aiguille de transfert avec filtre ou un adaptateur pour fiole avec filtre et une aiguille à injection sont nécessaires pour prélever la solution de Hemlibra dans la fiole et l’injecter en sous-cutané.
Une seringue de 1 ml doit être utilisée pour injecter un volume de solution de Hemlibra allant jusqu’à 1 ml. Une seringue de 2 à 3 ml doit être utilisée pour administrer les doses de Hemlibra dont le volume est supérieur à 1 ml et inférieur ou égal à 2 ml.
Des recommandations relatives aux seringues, aux aiguilles et à l’adaptateur pour fiole sont fournies pour s’assurer de l’administration correcte et sécuritaire de Hemlibra. Ces critères reposent sur des considérations liées à la manipulation du produit (p. ex. précision de la dose, injection sous-cutanée), sur les caractéristiques de Hemlibra (p. ex. sa viscosité) et sur la compatibilité entre Hemlibra et les instruments utilisés.
Seringue de 1 ml
Critères : seringue transparente en polypropylène ou en polycarbonate avec embout Luer-Lock™ (utiliser sinon une seringue avec embout Luer-Slip), graduations de 0,01 ml, stérile, pour injection seulement, à usage unique, sans latex et non pyrogène. Si la seringue est utilisée avec un adaptateur pour fiole avec filtre, il faut utiliser une seringue à espace mort réduit répondant aux critères susmentionnés.
Seringue de 2 à 3 ml
Critères : seringue transparente en polypropylène ou en polycarbonate avec embout Luer-Lock™ (utiliser sinon une seringue avec embout Luer-Slip), graduations de 0,1 ml, stérile, pour injection seulement, à usage unique, sans latex et non pyrogène. Si la seringue est utilisée avec un adaptateur pour fiole avec filtre, il faut utiliser une seringue à espace mort réduit répondant aux critères susmentionnés.
Aiguille de transfert avec filtre
Critères : aiguille en acier inoxydable avec raccord Luer-Lock™ (utiliser sinon une aiguille avec raccord Luer-Slip), stérile, de calibre 18, de 1 à 1½ po de long, à bout émoussé ou à biseau simple (ou semi-émoussé), à usage unique, sans latex, contenant un filtre de 5 micromètres et non pyrogène, OU
Adaptateur pour fiole avec filtre
Critères : adaptateur en polypropylène avec raccord Luer-Lock, stérile, avec filtre de 5 micromètres, compatible avec un col de fiole dont le diamètre externe est de 15 mm, à usage unique, sans latex et non pyrogène.
Aiguille à injection
Critères : aiguille en acier inoxydable avec raccord Luer-Lock™ (utiliser sinon une aiguille à injection avec raccord Luer-Slip), stérile, de calibre 26 (intervalle acceptable : 25–27), préférablement de 3/8 po de long ou au maximum de ½ po de long, à usage unique, sans latex et non pyrogène comprenant de préférence un dispositif de protection de l’aiguille.
Une fois transféré de la fiole à la seringue, le produit médicinal doit être utilisé immédiatement, car il ne contient pas d’agent de conservation antimicrobien.
Incompatibilités
Aucune incompatibilité n’a été observée entre Hemlibra et les seringues, les adaptateurs pour fiole et aiguilles recommandées.
Mise au rebut des seringues/objets tranchants et pointus
Les procédures qui suivent doivent être rigoureusement respectées pour l’utilisation et la mise au rebut des seringues :
- Les aiguilles, les seringues et les adaptateurs pour fioles ne doivent jamais être réutilisés.
- Placer les aiguilles, les seringues, les capuchons, les fioles et les adaptateurs pour fiole usagés dans un contenant pour objets tranchants et pointus (contenant jetable résistant aux perforations).
Mise au rebut des médicaments inutilisés/périmés
Le rejet de produits pharmaceutiques dans l’environnement doit être réduit au minimum. Il ne faut pas jeter les médicaments avec les eaux usées et il faut éviter de les jeter dans les ordures ménagères. Utiliser les « systèmes de collecte » disponibles selon l’endroit. Il faut suivre la procédure locale de mise au rebut des médicaments inutilisés/périmés.
4.5 Dose oubliée
Si un patient manque l’injection sous-cutanée prévue de Hemlibra, il faut lui donner l’instruction de prendre la dose manquée dès que possible, avant le jour de la prochaine dose prévue. Le patient devra ensuite administrer la prochaine dose au jour d’injection habituel prévu. Le patient ne doit pas prendre deux doses le même jour pour compenser une dose manquée.
5 Surdose
L’expérience qu’on a du surdosage de Hemlibra est limitée. L’administration accidentelle d’une surdose peut entraîner une hypercoagulabilité.
Les patients qui reçoivent accidentellement une surdose doivent communiquer immédiatement avec leur médecin et être surveillés de près.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique/ teneur/composition | Ingrédients non médicinaux |
| Sous-cutanée | Solution, en fioles : 12 mg/0,4 ml (30 mg/ml), 30 mg/ml, 60 mg/0,4 ml (150 mg/ml), 105 mg/0,7 ml (150 mg/ml), 150 mg/ml, 300 mg/2 ml (150 mg/ml) | L-arginine, acide L-aspartique, L-histidine, poloxamère 188, eau pour injection |
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Pour améliorer la traçabilité des produits médicinaux biologiques, l’appellation commerciale et le numéro de lot du produit administré doivent être clairement consignés (ou mentionnés) dans le dossier du patient.
Recommander aux patients/soignants de consigner le numéro de lot du produit lorsque Hemlibra est administré en dehors d’un établissement de santé.
Conduite et utilisation de machines
Il n’y a aucune donnée probante indiquant que le traitement par Hemlibra est associé à une augmentation des réactions indésirables pouvant entraîner une altération de la capacité de conduire et de faire fonctionner des machines.
Système sanguin et lymphatique
Microangiopathie thrombotique associée à Hemlibra et concentré de complexe prothrombinique activé
Des cas de microangiopathie thrombotique (MAT) ont été rapportés lors d’un essai clinique chez des patients recevant une prophylaxie par Hemlibra lorsqu’une quantité cumulative moyenne > 100 U/kg/24 heures de CCPa (concentré de complexe prothrombinique activé) a été administrée pendant 24 heures ou plus (voir Effets indésirables, Microangiopathie thrombotique [8]). Le traitement des manifestations de MAT a consisté à administrer des soins de soutien avec ou sans plasmaphérèse et hémodialyse. Les patients ont présenté une thrombocytopénie, une anémie hémolytique microangiopathique et une lésion rénale aiguë, sans déficit grave de l’activité de la protéine ADAMTS13. Une amélioration a été mise en évidence dans la semaine suivant l’interruption de l’administration du CCPa.
Les patients recevant une prophylaxie par Hemlibra doivent être surveillés pour détecter le développement d’une MAT lorsqu’un CCPa est administré. En présence de signes cliniques ou de résultats d’analyses de laboratoire évoquant une MAT, le professionnel de la santé doit immédiatement cesser l’administration du CCPa et interrompre le traitement par Hemlibra, puis instaurer la prise en charge indiquée sur le plan clinique. Les professionnels de la santé et les patients/soignants doivent évaluer au cas par cas les bienfaits de reprendre la prophylaxie par Hemlibra après la disparition complète de la MAT, au regard des risques que cela comporte.
Il faut faire preuve de prudence lorsqu’on traite des patients qui présentent un risque élevé de MAT (p. ex. ceux ayant des antécédents médicaux ou familiaux de MAT) ou qui reçoivent des médicaments concomitants qui constituent un facteur de risque avéré de survenue d’une MAT (p. ex. cyclosporine, quinine, tacrolimus).
Thromboembolie associée à Hemlibra et concentré de complexe prothrombinique activé
Des manifestations thrombotiques ont été rapportées dans un essai clinique chez des patients recevant une prophylaxie par Hemlibra lorsqu’une quantité cumulative moyenne > 100 U/kg/24 heures de CCPa a été administrée pendant 24 heures ou plus (voir Effets indésirables, Manifestations thrombotiques [8]). Aucun cas n’a nécessité d’anticoagulothérapie. Des signes d’amélioration ou de disparition ont été observés après l’arrêt de l’administration du CCPa.
Les patients recevant une prophylaxie par Hemlibra doivent être surveillés pour détecter le développement d’une thromboembolie lorsqu’un CCPa est administré. En présence de signes cliniques ou de résultats d’examens d’imagerie ou d’analyses de laboratoire évoquant une manifestation thrombotique, le professionnel de la santé doit immédiatement cesser l’administration du CCPa et interrompre le traitement par Hemlibra, puis instaurer la prise en charge indiquée sur le plan clinique. Les professionnels de la santé et les patients/soignants doivent évaluer au cas par cas les bienfaits de reprendre la prophylaxie par Hemlibra après la disparition complète de la manifestation thrombotique, au regard des risques que cela comporte. Si un agent court-circuitant l’activité des inhibiteurs du facteur VIII est indiqué chez un patient recevant une prophylaxie par Hemlibra, consulter les recommandations posologiques ci-dessous pour l’utilisation d’agents court-circuitant l’activité des inhibiteurs du facteur VIII.
Recommandations pour l’utilisation d’agents court-circuitant l’activité des inhibiteurs du facteur VIII
Le traitement par des agents court-circuitant l’activité des inhibiteurs du facteur VIII doit être arrêté le jour précédant l’instauration du traitement par Hemlibra.
Les professionnels de la santé doivent aborder avec tous les patients ou les soignants la dose et le calendrier d’administration précis des agents court-circuitant l’activité des inhibiteurs du facteur VIII à utiliser, lorsque cela est nécessaire pendant la prophylaxie par Hemlibra.
Hemlibra augmente la coagulabilité des patients. La dose d’agent court-circuitant l’activité des inhibiteurs du facteur VIII nécessaire peut donc être plus faible que celle qui serait utilisée en l’absence d’une prophylaxie par Hemlibra. La dose et la durée du traitement par des agents court-circuitant l’activité des inhibiteurs du facteur VIII dépendront du site et de l’ampleur de l’hémorragie et de l’état clinique du patient. Éviter d’utiliser un CCPa à moins qu’il n’y ait pas d’autres options/choix de traitement possibles. Si un CCPa est indiqué chez un patient recevant une prophylaxie par Hemlibra, la dose initiale ne doit pas dépasser 50 U/kg. Si l’hémorragie n’est pas maîtrisée par une dose initiale de CCPa pouvant aller jusqu’à 50 U/kg, des doses de CCPa supplémentaires doivent être administrées selon les instructions ou sous la supervision d’un médecin, et la dose totale de CCPa ne doit pas dépasser 100 U/kg dans les 24 premières heures du traitement. Les médecins traitants doivent soigneusement évaluer le risque de MAT et de thromboembolie au regard du risque hémorragique lorsqu’ils envisagent de traiter par CCPa au-delà d’un maximum de 100 U/kg dans les 24 premières heures.
Dans les essais cliniques, aucun cas de microangiopathie thrombotique ni aucune manifestation thrombotique n’ont été observés en association avec l’utilisation de FVII humain activé recombinant (rFVIIa) employé seul chez des patients recevant une prophylaxie par Hemlibra. Des examens non cliniques ont montré un effet procoagulant de l’émicizumab sur le rFVIIa; il est donc impossible d’écarter le risque de thromboembolie.
Les recommandations posologiques pour les agents court-circuitant l’activité des inhibiteurs du facteur VIII doivent être suivies pendant au moins 6 mois après l’interruption de la prophylaxie par Hemlibra (voir Pharmacocinétique, Élimination [10.3]).
Système immunitaire
La présence d’anticorps dirigés contre l’émicizumab et d’anticorps neutralisants contre l’émicizumab a été signalée respectivement chez 4,9 et 2,6 % des patients traités par Hemlibra dans le cadre d’essais cliniques (voir Pharmacologie clinique, Immunogénicité [10.4]). Chez la plupart des patients présentant des anticorps dirigés contre l’émicizumab, aucune variation de la concentration plasmatique d’émicizumab ni augmentation des manifestations hémorragiques n’a été observée; toutefois, dans des cas peu fréquents (≥ 1/1 000 à < 1/100), la présence d’anticorps neutralisants contre l’émicizumab parallèlement à une diminution de la concentration d’émicizumab peut être associée à une perte d’efficacité.
Lorsque des signes cliniques de perte d’efficacité (p. ex. fréquence accrue de manifestations hémorragiques perthérapeutiques) apparaissent, il convient d’effectuer promptement une évaluation médicale pour en connaître la cause et d’envisager, éventuellement, un changement de traitement.
Surveillance et examens de laboratoire
Interférence avec les tests de coagulation en laboratoire
Hemlibra influence les résultats des tests basés sur la voie de coagulation intrinsèque, notamment le temps de coagulation activé (ACT pour activated clotting time), le temps de céphaline activé (TCA) et tous les tests basés sur le TCA, comme le test de l’activité du facteur VIII en un temps (voir le Tableau 1 ci-dessous). Par conséquent, chez les patients traités par Hemlibra, il ne faut pas utiliser les résultats de tests de laboratoire basés sur la voie de coagulation intrinsèque pour surveiller l’activité de Hemlibra, pour déterminer la dose de facteur de remplacement ou d’anticoagulant, ou pour déterminer les titres des inhibiteurs du facteur VIII. Les tests de laboratoire qui sont ou ne sont pas influencés par Hemlibra sont présentés dans le Tableau 1 ci-dessous (voir Interactions médicament-examens de laboratoire [9.7]).
Tableau 1 – Résultats de tests de coagulation influencés ou non par Hemlibra
| Résultats influencés par Hemlibra | Résultats non influencés par Hemlibra |
Temps de céphaline activé (TCA) Dosages Bethesda (basés sur la coagulation) pour déterminer les titres d’inhibiteur du FVIII Tests en un temps de l’activité d’un seul facteur basés sur le TCA (p. ex. l’activité du FVIII) Test de résistance à la protéine C activée (RPCa) basé sur le TCA Temps de coagulation activé (ACT pour activated clotting time) | Dosages Bethesda (par méthode chromogène avec des protéines d’origine bovine) pour déterminer les titres d’inhibiteur du FVIII Temps de thrombine (TT) Tests en un temps de l’activité d’un seul facteur basés sur le temps de prothrombine Tests de l’activité d’un seul facteur autre que le FVIII par méthode chromogène* Tests immunologiques (p. ex. ELISA, méthodes turbidimétriques) Tests génétiques de recherche des mutations pour les facteurs de coagulation (p. ex. le facteur V de Leiden, la mutation en position 20210 du gène de la prothrombine) |
| * Pour des considérations importantes sur les tests de l’activité du FVIII par méthode chromogène, voir Interactions médicament-examens de laboratoire [9.7]. | |
7.1 Populations particulières
7.1.1 Grossesse
Il n’y a aucune étude clinique sur l’utilisation de Hemlibra chez les femmes enceintes. Aucune étude de reproduction chez l’animal n’a été menée avec Hemlibra puisque la majorité des patients ayant reçu ce médicament sont des hommes. On ne sait pas si Hemlibra peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte ou s’il peut nuire à la capacité de se reproduire. Hemlibra ne doit être utilisé pendant la grossesse que si les bienfaits potentiels pour la mère l’emportent sur les risques pour le fœtus.
Contraception
Les femmes aptes à procréer qui reçoivent Hemlibra doivent utiliser une méthode de contraception efficace pendant le traitement par Hemlibra et pour au moins 6 mois après l’arrêt du traitement (voir Pharmacocinétique, Élimination [10.3]).
Travail et accouchement
On n’a pas établi l’innocuité de l’utilisation de Hemlibra pendant le travail et l’accouchement.
7.1.2 Allaitement
On ne sait pas si l’émicizumab est excrété dans le lait maternel humain. Aucune étude n’a été menée pour évaluer l’effet de l’émicizumab sur la lactation ou sa présence dans le lait maternel. On sait que les
IgG humaines se retrouvent dans le lait maternel. Les bienfaits de l’allaitement pour la santé et le développement doivent être pris en compte, ainsi que le besoin clinique de recevoir Hemlibra pour la mère, et toute réaction indésirable potentielle à Hemlibra ou à l’affection sous-jacente de la mère chez l’enfant allaité.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité de Hemlibra ont été établies chez les patients pédiatriques. L’utilisation de Hemlibra chez les enfants de moins de 12 ans atteints d’hémophilie A (avec ou sans inhibiteurs du facteur VIII) est appuyée par deux études à répartition aléatoire (HAVEN 3 et HAVEN 1) et trois études à un seul groupe de traitement (HAVEN 6, HAVEN 4 et HAVEN 2).
Ces cinq études cliniques totalisent 137 patients pédiatriques appartenant aux tranches d’âge suivantes : 61 adolescents (âgés de 12 ans à < 18 ans), 71 enfants (âgés de 2 ans à < 12 ans) et 5 nourrissons (âgés de 1 mois à < 2 ans) (voir Études cliniques par indication [14.1]). Les résultats sur l’innocuité et l’efficacité ont été cohérents avec ceux observés chez les adultes.
7.1.4 Personnes âgées
L’innocuité et l’efficacité de Hemlibra n’ont pas été testées spécifiquement dans la population gériatrique. Les études cliniques sur Hemlibra ont inclus 15 patients âgés de 65 ans ou plus. La biodisponibilité relative a diminué avec l’âge, mais aucune différence importante sur le plan clinique de la pharmacocinétique de l’émicizumab n’a été observée entre les patients âgés de < 65 ans et ceux âgés de ≥ 65 ans (voir Posologie recommandée et ajustement posologique [4.2] et Pharmacocinétique, Populations et états pathologiques particuliers [10.3]).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les réactions indésirables au médicament (RIM) présentées proviennent des données regroupées de cinq essais cliniques de phase III (trois études menées chez des adultes et des adolescents [HAVEN 1, l’étude BH29884; HAVEN 3, l’étude BH30071; HAVEN 4, l’étude BO39182]), d’une étude pédiatrique (HAVEN 2, l’étude BH29992) et d’une étude menée chez tous les groupes d’âge (HAVEN 6, l’étude BO41423), dans lesquels 444 patients atteints d’hémophilie A ont reçu au moins une dose de Hemlibra comme prophylaxie de routine. Trois cent sept patients (69,1 %) étaient des adultes (âgés de ≥ 18 ans) (dont deux étaient de sexe féminin), 61 (13,7 %) étaient des adolescents (âgés de ≥ 12 ans à < 18 ans), 71 (16,0 %) étaient des enfants (âgés de ≥ 2 à < 12 ans) et cinq (1,1 %) étaient des nourrissons (âgés de ≥ 1 mois à < 2 ans). La durée médiane d’exposition pour l’analyse de l’innocuité dans toutes les études était de 32,0 semaines (intervalle : 0,1 à 94,3 semaines).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Trois patients (0,7 %) recevant une prophylaxie par Hemlibra dans les essais cliniques de phase III regroupés ont abandonné le traitement en raison de RIM, consistant en une microangiopathie thrombotique, en une nécrose cutanée concomitante à une thrombophlébite superficielle et en une céphalée.
Les réactions indésirables au médicament observées dans les essais cliniques chez les patients qui recevaient Hemlibra sont présentées selon la classification par système et organe de MedDRA (Tableau 2).
Tableau 2 – Résumé des réactions indésirables au médicament signalées chez ≥ 1 % des patients dans les essais cliniques regroupés sur Hemlibra
| Classification par système et organe | Nombre de patients (N = 444) n (%) | |
| RIM (terme préférentiel, MedDRA) | ||
| Affections générales et anomalies au site d’administration | ||
| Réactions au point d’injection | 86 (19,4 %) | |
| Pyrexie | 23 (5,2 %) | |
| Affections du système nerveux | ||
| Céphalée | 62 (14,0 %) | |
| Affections gastro-intestinales | ||
| Diarrhée | 21 (4,7 %) | |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 63 (14,2 %) | |
| Myalgie | 13 (2,9 %) | |
Description de réactions indésirables au médicament sélectionnées
Les réactions indésirables au médicament les plus graves rapportées dans les essais cliniques sur Hemlibra ont été la MAT et des manifestations thrombotiques, notamment une thrombose du sinus caverneux et une thrombose veineuse superficielle concomitante à une nécrose cutanée (voir ci-dessous et Mises en garde et précautions [7]).
Microangiopathie thrombotique
D’après les données regroupées des essais cliniques de phase III, des manifestations de microangiopathie thrombotique (MAT) ont été rapportées chez moins de 1 % des patients (3/444) et chez 9,7 % des patients (3/31) qui avaient reçu au moins une dose de CCPa. Les 3 cas de MAT se sont tous produits alors qu’une quantité cumulative moyenne > 100 U/kg/24 heures de CCPa avait été administrée pendant 24 heures ou plus durant une manifestation traitée (voir Mises en garde et précautions, Système sanguin et lymphatique, Microangiopathie thrombotique [7]). Les patients ont présenté une thrombocytopénie, une anémie hémolytique microangiopathique et une lésion rénale aiguë, sans déficit grave de l’activité de la protéine ADAMTS13.
Manifestations thrombotiques
D’après les données regroupées des essais cliniques de phase III, des manifestations thrombotiques graves ont été rapportées chez moins de 1 % des patients (2/444) et chez 6,5 % des patients (2/31) qui avaient reçu au moins une dose de CCPa. Les 2 manifestations thrombotiques graves se sont produites alors qu’une quantité cumulative moyenne > 100 U/kg/24 heures de CCPa avait été administrée pendant 24 heures ou plus durant une manifestation traitée (voir Mises en garde et précautions, Système sanguin et lymphatique, Manifestations thrombotiques [7]).
Caractérisation du traitement par CCPa dans les essais cliniques pivots
Il y a eu 82 cas de traitement par CCPa, dont huit cas (10 %) ont consisté à administrer une quantité cumulative moyenne > 100 U/kg/24 heures de CCPa pendant 24 heures ou plus; deux des huit traitements ont été associés à des manifestations thrombotiques, et trois des huit traitements ont été associés à une MAT (Tableau 3). Aucune MAT ni aucune manifestation thrombotique n’ont été associées aux autres cas de traitement par CCPa. Sur tous les cas de traitement par CCPa, 68 % ont consisté à administrer une seule perfusion < 100 U/kg.
Tableau 3 – Caractérisation du traitement par CCPa* dans les essais cliniques regroupés
| Durée du traitement par CCPa | Quantité cumulative moyenne de CCPa administrée sur 24 heures (U/kg/24 heures) | ||
| < 50 | 50–100 | > 100 | |
| < 24 heures | 9 | 47 | 13 |
| 24−48 heures | 0 | 3 | 1a |
| > 48 heures | 1 | 1 | 7b |
* Un cas de traitement par CCPa est défini comme toutes les doses de CCPa reçues par un patient, quelle que soit la raison, jusqu’à un intervalle sans administration du traitement de 36 heures. Comprend tous les cas de traitement par CCPa, à l’exclusion de ceux suivis pendant les 7 premiers jours de traitement par Hemlibra et de ceux suivis 30 jours après l’arrêt du traitement par Hemlibra.
a Manifestation thrombotique (1 cas)
b Manifestation thrombotique (1 cas) et microangiopathie thrombotique (3 cas)
Réactions au point d’injection
Des réactions au point d’injection (RPI) ont été très fréquemment rapportées (19,4 %) dans les essais cliniques. Toutes les RPI observées dans les essais cliniques sur Hemlibra ont été rapportées comme étant non graves et d’intensité légère à modérée; 94,9 % des RPI ont disparu sans traitement. Les symptômes de RPI les plus fréquemment rapportés ont été les suivants : érythème au point d’injection (10,6 %), douleur au point d’injection (4,1 %), prurit au point d’injection (2,9 %) et enflure au point d’injection (2,7 %).
Immunogénicité
Dans les essais cliniques de phase III regroupés portant sur Hemlibra, 4,9 % des patients (36/739) ont obtenu un résultat positif à un test de détection des anticorps dirigés contre l’émicizumab et 2,6 % des patients (19/739) ont présenté une production d’anticorps neutralisants contre l’émicizumab. Quatre patients (0,5 %) ayant produit des anticorps neutralisants contre l’émicizumab ont présenté une diminution de la concentration d’émicizumab. En raison de cette diminution de la concentration d’émicizumab, leur taux annualisé de traitement des manifestations hémorragiques et le taux annualisé de toutes les manifestations hémorragiques étaient plus élevés comparativement aux taux des patients qui n’avaient pas d’anticorps dirigés contre l’émicizumab. La présence d’anticorps dirigés contre l’émicizumab (y compris des anticorps neutralisants) n’a pas eu d’effet clinique apparent sur l’innocuité (voir Pharmacologie clinique, Immunogénicité [10.4]).
Les données reflètent le nombre de patients chez qui on a confirmé la présence d’anticorps dirigés contre l’émicizumab par dosage immunoenzymatique (ELISA) et/ou la présence d’anticorps neutralisants contre l’émicizumab par un test de l’activité du FVIII par méthode chromogène. Les résultats des tests d’immunogénicité peuvent être influencés par plusieurs facteurs, notamment la sensibilité et la spécificité du test, la manipulation de l’échantillon, le moment du prélèvement, l’utilisation concomitante de produits médicinaux et une maladie sous-jacente. Pour ces raisons, comparer l’incidence de la formation d’anticorps dirigés contre l’émicizumab et l’incidence de la formation d’anticorps associée à d’autres produits peut être trompeur.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
L’innocuité et l’efficacité de Hemlibra ont été établies chez des patients pédiatriques. L’utilisation de Hemlibra chez des patients pédiatriques atteints d’hémophilie A présentant des inhibiteurs du FVIII est appuyée par l’essai à répartition aléatoire HAVEN 1 (BH29884), l’essai à un seul groupe de traitement HAVEN 2 (BH29992) et l’essai HAVEN 6 (BO41423). Les données regroupées relatives à l’innocuité chez les enfants comprenaient des patients pédiatriques dans les tranches d’âge suivantes : 61 adolescents (âgés de 12 ans à < 18 ans), 71 enfants (âgés de 2 ans à < 12 ans) et 5 nourrissons (âgés de 1 an à < 2 ans). Aucune différence d’efficacité n’a été observée entre les différentes tranches d’âge (voir Études cliniques par indication [14.1]).
En général, le type de réactions indésirables observé chez les patients pédiatriques traités par Hemlibra a été semblable à celui observé chez les patients adultes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Affections hématologiques et du système lymphatique : microangiopathie thrombotique (0,8 %)
Infections et infestations : thrombose du sinus caverneux (0,3 %)
Troubles de la peau et des tissus sous-cutanés : nécrose cutanée (0,3 %)
Troubles vasculaires : thrombophlébite superficielle (0,3 %)
8.5 Effets indésirables observés après la commercialisation
Les réactions indésirables au médicament suivantes ont été observées dans le cadre de la pharmacovigilance de Hemlibra (Tableau 4). Les réactions indésirables au médicament observées pendant la pharmacovigilance sont présentées selon la classification par système et organe de MedDRA.
Tableau 4 – Réactions indésirables au médicament observées pendant la pharmacovigilance
| Classification par système et organe | Fréquence | |
| RIM (terme préférentiel, MedDRA) | ||
| Affections du système immunitaire | ||
| Hypersensibilitéb | Peu fréquentb | |
| Affections de la peau et du tissu sous-cutané | ||
| Angio-œdèmea | Peu fréquent | |
| Urticairec | Fréquent | |
| Éruption cutanéec | Fréquent | |
a Fréquence estimée à la limite supérieure de l’intervalle de confiance à 95 % dans la population de l’analyse de l’innocuité de l’essai clinique
b Englobe les termes préférentiels hypersensibilité et hypersensibilité médicamenteuse. Fréquence dérivée des données de l’essai clinique (n = 855); le terme peu fréquent correspond à une incidence de 0,9 %..
c Fréquence dérivée des données de l’essai clinique (n = 784)
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude appropriée ou bien contrôlée sur les interactions médicament-médicament n’a été menée avec Hemlibra.
9.3 Interactions médicament-comportement
Sans objet
9.4 Interactions médicament-médicament
L’expérience clinique indique que des interactions médicamenteuses existent probablement entre Hemlibra et le CCPa (voir Mises en garde et précautions, Système sanguin et lymphatique [7] et Effets indésirables [8]).
Une hypercoagulabilité associée à l’administration de rFVIIa ou de FVIII avec Hemlibra est possible d’après les expériences précliniques menées.
Hemlibra augmente le potentiel de coagulabilité; par conséquent, la dose de facteur de coagulation nécessaire pour atteindre l’hémostase peut être inférieure à celle utilisée en l’absence de prophylaxie par Hemlibra.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Effet de Hemlibra sur les tests de coagulation
Hemlibra restaure l’activité du cofacteur FVIIIa (facteur VIII activé manquant) dans le complexe ténase. Les tests de coagulation basés sur la coagulation intrinsèque (p. ex. le TCA) mesurent le temps de coagulation total y compris le temps d’activation du FVIII en FVIIIa par la thrombine. De tels tests basés sur la voie de coagulation intrinsèque donneront des temps de coagulation raccourcis lors de l’administration de Hemlibra, puisqu’aucune activation par la thrombine n’est nécessaire. Le temps de coagulation intrinsèque trop court faussera alors les résultats de tous les tests de l’activité d’un seul facteur basés sur le TCA, comme le test en un temps de l’activité du FVIII (voir Mises en garde et précautions, Surveillance et examens de laboratoire [7]). En revanche, les résultats des tests de l’activité d’un seul facteur utilisant une méthode chromogène ou immunologique ne sont pas faussés par Hemlibra et peuvent être utilisés pour surveiller les paramètres de coagulation pendant le traitement, en prenant en compte les considérations spécifiques sur les tests de l’activité du FVIII selon une méthode chromogène décrites ci-dessous.
Les tests de l’activité du FVIII utilisant une méthode chromogène peuvent être fabriqués soit à partir de protéines de coagulation humaines, soit à partir de protéines de coagulation bovines. Les tests contenant des facteurs de coagulation humains réagissent à Hemlibra, mais peuvent aboutir à une surestimation du potentiel hémostatique clinique de Hemlibra. Par contre, les tests contenant des facteurs de coagulation d’origine bovine ne sont pas sensibles à Hemlibra (aucune activité mesurée) et peuvent être utilisés pour surveiller l’activité du FVIII endogène ou perfusé, ou l’activité des inhibiteurs du FVIII.
Hemlibra reste actif en présence d’inhibiteurs du FVIII et produira donc un résultat faux négatif dans les dosages Bethesda basés sur la coagulation pour l’inhibition fonctionnelle du FVIII. À la place, on peut utiliser un dosage Bethesda chromogène utilisant un test chromogène à base de FVIII d’origine bovine qui n’est pas sensible à Hemlibra.
En raison de la longue demi-vie de Hemlibra, les effets sur les tests de coagulation peuvent persister jusqu’à 6 mois après l’administration de la dernière dose (voir Pharmacocinétique, Élimination [10.3]).
10 Pharmacologie clinique
10.1 Mode d’action
L’émicizumab forme un pont entre le facteur IX activé et le facteur X pour restaurer la fonction naturelle du facteur VIII activé manquant chez les patients atteints d’hémophilie A et qui est nécessaire à une hémostase efficace.
L’émicizumab n’a aucune relation structurelle ni homologie de séquence avec le FVIII et, en tant que tel, n’induit pas ou n’accentue pas la formation d’inhibiteurs dirigés directement contre le FVIII.
10.2 Pharmacodynamie
L’hémophilie A est un trouble héréditaire de la coagulation lié à l’X, résultant d’un déficit en FVIII fonctionnel et entraînant des hémorragies dans les articulations, les muscles et les organes internes, de façon spontanée ou à la suite d’un traumatisme accidentel ou chirurgical. Le traitement prophylactique par Hemlibra raccourcit le TCA et augmente l’activité du FVIII rapportée (à l’aide d’un test chromogène avec des facteurs de coagulation humains). Ces deux marqueurs pharmacodynamiques ne reflètent pas le véritable effet hémostatique de l’émicizumab in vivo (le TCA est trop court et l’activité du FVIII rapportée peut être surestimée), mais ils fournissent une indication relative de l’effet procoagulant de l’émicizumab.
10.3 Pharmacocinétique
La pharmacocinétique de l’émicizumab a été déterminée par une analyse non compartimentale chez des sujets en santé et en menant une analyse pharmacocinétique de population sur une base de données composée de 389 patients atteints d’hémophilie A.
Absorption
Après une administration sous-cutanée à des patients atteints d’hémophilie A, la demi-vie d’absorption a été de 1,6 jour. Après de multiples administrations sous-cutanées d’une dose de 3 mg/kg une fois par semaine pendant les 4 premières semaines à des patients atteints d’hémophilie A, les concentrations plasmatiques minimales moyennes d’émicizumab sont passées à 52,6 ± 13,6 µg/ml à la semaine 5.
La Cmin moyenne, la Cmax moyenne et le rapport Cmax/Cmin moyen (± ET) à l’état d’équilibre aux doses d’entretien recommandées, soit 1,5 mg/kg une fois par semaine, 3 mg/kg toutes les 2 semaines et 6 mg/kg toutes les 4 semaines sont illustrés au Tableau 5.
Tableau 5 – Concentrations moyennes (± ET) à l’état d’équilibre de l’émicizumab
| Dose d’entretien | |||||||
| Paramètres | 1,5 mg/kg une fois par semaine | 3 mg/kg toutes les 2 semaines | 6 mg/kg toutes les 4 semaines | ||||
| Cmax, état d’équilibre (µg/ml) | 55,1 ± 15,9 | 58,3 ± 16,4 | 67,0 ± 17,7 | ||||
| Cmoy, état d’équilibre (µg/ml) | 53,7 ± 15,6 | 53,7 ± 15,6 | 53,7 ± 15,6 | ||||
| Cmin, état d’équilibre (µg/ml) | 51,2 ± 15,2 | 46,9 ± 14,8 | 38,5 ± 14,2 | ||||
| Rapport Cmax/Cmin | 1,08 ± 0,03 | 1,26 ± 0,12 | 1,85 ± 0,47 | ||||
| Cmax = concentration plasmatique maximale; Cmin = concentration plasmatique minimale; Cmoy = concentration moyenne. Les paramètres pharmacocinétiques sont tirés du modèle de l’analyse pharmacocinétique de population. | |||||||
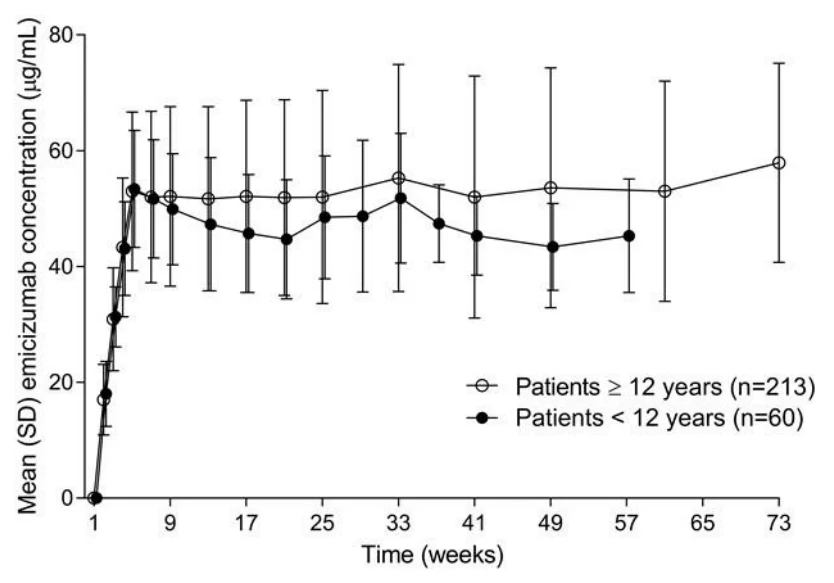
Les profils pharmacocinétiques observés après l’administration d’une dose hebdomadaire (3 mg/kg/semaine pendant 4 semaines, suivis de 1,5 mg/kg/semaine) chez les adultes/adolescents (âgés de ≥ 12 ans) et chez les enfants (âgés de < 12 ans) sont présentés à la Figure 1.
Figure 1 Concentrations plasmatiques moyennes de l’émicizumab au fil du temps chez les patients âgés de ≥ 12 ans (études HAVEN 1 et HAVEN 3) et chez les patients âgés de < 12 ans (étude HAVEN 2) recevant la dose d’entretien de 1,5 mg/kg
Chez les personnes en santé, la biodisponibilité absolue à la suite de l’administration sous-cutanée d’une dose de 1 mg/kg a été de 80,4 % à 93,1 % selon la région injectée. Des profils pharmacocinétiques similaires ont été observés après une administration sous-cutanée dans l’abdomen, le haut du bras et la cuisse. L’émicizumab peut être administré de façon interchangeable dans ces régions anatomiques (voir Administration [4.4]).
Distribution
Après l’administration intraveineuse d’une dose unique de 0,25 mg/kg d’émicizumab à des personnes en santé, le volume de distribution à l’état d’équilibre a été de 106 ml/kg (soit 7,4 l pour un adulte de 70 kg). L’émicizumab n’est pas destiné à une utilisation par voie intraveineuse (voir Administration [4.4]). Le volume apparent de distribution (V/F) estimé à partir de l’analyse pharmacocinétique de population chez les patients atteints d’hémophilie A après l’administration sous-cutanée de multiples doses d’émicizumab a été de 10,4 l.
Métabolisme
Le métabolisme de l’émicizumab n’a pas été étudié. Les anticorps de type IgG sont principalement catabolisés par protéolyse lysosomale puis éliminés ou réutilisés par l’organisme.
Élimination
Après une seule injection sous-cutanée à des sujets en santé, la demi-vie d’élimination a été d’environ 4 à 5 semaines. Après de multiples injections sous-cutanées à des patients atteints d’hémophilie A, la clairance apparente a été de 0,27 l/jour, et la demi-vie apparente d’élimination a été de 26,9 jours.
Populations et états pathologiques particuliers
Enfants et adolescents
Les concentrations plasmatiques moyennes et minimales d’émicizumab observées étaient plus faibles chez les enfants comparativement aux adolescents et aux adultes (Figure 1), mais aucune différence d’importance clinique n’a été observée aux doses d’attaque et d’entretien recommandées (voir Posologie recommandée et ajustement posologique [4.2]).
Personnes âgées
La biodisponibilité relative a diminué avec l’âge, mais aucune différence importante sur le plan clinique de la pharmacocinétique de l’émicizumab n’a été observée entre les patients âgés de < 65 ans et ceux âgés de ≥ 65 ans.
Sexe
Il n’y a pas de données suffisantes concernant les femmes pour conclure que le sexe aurait un effet sur la pharmacocinétique de l’émicizumab.
Origine ethnique
Les analyses pharmacocinétiques de population chez les patients atteints d’hémophilie A ont montré que la race n’avait aucun effet sur la pharmacocinétique de l’émicizumab.
Insuffisance hépatique
La plupart des patients atteints d’hémophilie A dans l’analyse pharmacocinétique de population avaient une fonction hépatique normale (bilirubine et AST ≤ LSN, n = 300) ou une insuffisance hépatique légère (bilirubine ≤ LSN et AST > LSN, ou bilirubine < 1,0 à 1,5 × LSN peu importe l’AST, n = 51). Seuls 6 patients avaient une insuffisance hépatique modérée (1,5 × LSN < bilirubine ≤ 3 × LSN peu importe l’AST). L’insuffisance hépatique légère ou modérée a été sans effet sur la pharmacocinétique de l’émicizumab (voir aussi Posologie recommandée et ajustement posologique [4.2]). L’insuffisance hépatique a été définie selon les critères sur la dysfonction hépatique établis par le NCI (National Cancer Institute).
Insuffisance rénale
Aucune étude n’a été consacrée à l’effet de l’insuffisance rénale sur la pharmacocinétique de l’émicizumab. La plupart des patients atteints d’hémophilie A dans l’analyse pharmacocinétique de population avaient une fonction rénale normale (N = 332; clairance de la créatinine [ClCr] ≥ 90 ml/min) ou une insuffisance rénale légère (N = 27; ClCr : 60–89 ml/min). Seuls 2 patients avaient une insuffisance rénale modérée (ClCr : 30–59 ml/min). Aucun patient n’avait d’insuffisance rénale grave. L’insuffisance rénale légère ou modérée ne s’est pas avérée influencer le profil pharmacocinétique de l’émicizumab (voir Posologie recommandée et ajustement posologique [4.2]).
10.4 Immunogénicité
Comme c’est le cas avec toutes les protéines thérapeutiques, il y a un potentiel d’immunogénicité. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’épreuve employée.
Au total, 739 patients ont passé un test de détection des anticorps dirigés contre l’émicizumab dans les essais cliniques de phase III regroupés; 36 d’entre eux (4,9 %) ont obtenu un résultat positif à ce test. Chez 19 patients (2,6 %), les anticorps dirigés contre l’émicizumab étaient neutralisants in vitro. Ces anticorps n’ont pas semblé avoir un effet cliniquement important sur la pharmacocinétique ou l’efficacité de Hemlibra chez 15 patients, alors qu’une diminution de la concentration plasmatique d’émicizumab a été notée chez 4 patients (0,5 %). Pour ces quatre patients, les taux annualisés d’hémorragies médians des hémorragies traitées et de toutes les hémorragies étaient respectivement de 14,1 (vs 0,4−1,0 pour les autres statuts d’anticorps dirigés contre l’émicizumab) et de 15,2 (vs 0,5−2,3 pour les autres statuts d’anticorps dirigés contre l’émicizumab).
La présence d’anticorps dirigés contre l’émicizumab n’a pas eu d’effet clinique apparent sur l’innocuité. Toutefois, cette constatation est basée sur un petit nombre de patients ayant développé ces anticorps dirigés contre l’émicizumab.
11 Conservation, stabilité et mise au rebut
Hemlibra ne doit pas être utilisé après la date de péremption (EXP) indiquée sur l’emballage.
Conserver entre 2 et 8 ˚C. Ne pas congeler. Ne pas agiter. Conserver la fiole dans sa boîte pour la protéger de la lumière. Une fois sorties du réfrigérateur, les fioles non ouvertes peuvent être conservées à température ambiante (inférieure à 30 ˚C) jusqu’à 7 jours. Les fioles non ouvertes qui ont été conservées à la température ambiante peuvent être remises au réfrigérateur. La durée cumulative des périodes de conservation à la température ambiante ne doit pas dépasser 7 jours.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : émicizumab
Nom chimique : anticorps monoclonal humanisé recombinant bispécifique de type IgG4 modifiée qui lie le FIX, le FIXa, le FX et le FXa.
Formule moléculaire et masse moléculaire : environ 145 637 Da (chaînes peptidiques seulement)
Caractéristiques du produit :
L’émicizumab est un anticorps monoclonal humanisé bispécifique de type immunoglobuline G4 (IgG4) modifiée, formant un pont entre le facteur IXa et le facteur X, produit avec la technologie de l’ADN recombinant à partir de cellules d’ovaire de hamster chinois (CHO pour Chinese hamster ovary).
14 Études cliniques
14.1 Études cliniques par indication
Tableau 7 – Résumé des données démographiques des patients atteints d’hémophilie A avec ou sans inhibiteurs du FVIII dans les essais cliniques
| N° de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de patients | Âge médian (tranche) et gravité de l’hémophilie | Sexe |
| HAVEN 1 (BH29884) | Étude de phase 3 à répartition aléatoire, en ouvert, avec deux groupes de traitement supplémentaires non constitués par répartition aléatoire | Hemlibra s.c. Dose de 3 mg/kg/semaine pendant 4 semaines suivie d’une dose de 1,5 mg/kg/semaine | À répartition aléatoire : Groupe A (prophylaxie par Hemlibra) : N = 35 Groupe B (agent court-circuitant [ACC] l’activité des inhibiteurs du facteur VIII au besoin) : N = 18 Non à répartition aléatoire : Groupe C (prophylaxie par Hemlibra avec prophylaxie antérieure par ACC l’activité des inhibiteurs du facteur VIII) : N = 49 | Médiane : 28 ans (12–75) Légère : 3 (3 %) Modérée : 3 (3 %) Grave : 96 (94 %) | Masculin (100 %) |
| N° de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de patients | Âge médian (tranche) et gravité de l’hémophilie | Sexe |
| HAVEN 2 (BH29992) | Étude de phase 3 à un seul groupe de traitement en ouvert | Hemlibra s.c. Dose de 3 mg/kg/semaine pendant 4 semaines suivie d’une dose de 1,5 mg/kg/semaine | N = 60 | Médiane : 7,0 ans (1–15) Légère : 2 (3 %) Modérée : 1 (2 %) Grave : 57 (95 %) | Masculin (100 %) |
HAVEN 3 (BH30071) | Étude de phase 3 à répartition aléatoire, en mode ouvert, avec un groupe de traitement supplémentaire non constitué par répartition aléatoire | Hemlibra s.c. Dose de 3 mg/kg/semaine pendant 4 semaines suivie d’une dose de 1,5 mg/kg/semaine ou de 3 mg/kg toutes les 2 semaines | Groupe A (Hemlibra à 1,5 mg/kg/se maine) N = 36 Groupe B (Hemlibra à 3 mg/kg toutes les 2 semaines) N = 35 Groupe C (témoin) N = 18 | Médiane : 38 ans (13–77) Grave : 100 % | Masculin (100 %) |
| N° de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de patients | Âge médian (tranche) et gravité de l’hémophilie | Sexe |
HAVEN 4 (BO39182) | Étude de phase 3 à un seul groupe de traitement en mode ouvert, avec phase de pré-inclusion pharmacocinétiqu e | Hemlibra s.c. Dose de 6 mg/kg toutes les 4 semaines (phase de pré-inclusion pharmacocinétique) Dose de 3 mg/kg/semaine pendant 4 semaines suivie d’une dose de 6 mg/kg toutes les 4 semaines (phase de prolongation) | N = 48 (41 dans la cohorte de prolongation et 7 dans la cohorte de pré-inclusion pharmacociné tique) | Phase de pré-inclusion pharmacocinéti que Médiane : 37 ans (14–50) Grave : 100 % Phase de prolongation Médiane : 39 ans (14–68) Grave : 97,6 % Modérée : 0 % Légère : 2,4 % | Masculin (100 %) |
| HAVEN 6 (BO41423) | Étude ouverte multicentrique, menée avec un seul groupe et portant sur l’émicizumab | Le schéma posologique de l’émicizumab était des doses d’attaque de 3 mg/kg administrées par voie s.c. 1 fois par semaine pendant 4 semaines suivies d’une dose d’entretien de 1,5 mg/kg s.c. 1 fois par semaine, 3 mg/kg s.c. toutes les 2 semaines ou 6 mg/kg s.c. toutes les 4 semaines selon la préférence du patient. | Recrutés : 72 Traités : 71 | Médiane : 23 ans (2–71) Légère : 20 (28,2 %) Modérée : 51 (71,8 %) | Masculin : 69 (97,2 %) Féminin : 2 (2,8 %) |
L’efficacité de Hemlibra pour la prophylaxie de routine chez les patients atteints d’hémophilie A a été évaluée dans cinq études cliniques (trois menées chez des adultes et des adolescents atteints d’hémophilie A présentant ou non des inhibiteurs du FVIII [HAVEN 1, HAVEN 3 et HAVEN 4], une étude menée chez des enfants atteints d’hémophilie A présentant des inhibiteurs du FVIII [HAVEN 2] et une étude menée chez des patients de tous les groupes d’âge atteints d’hémophilie A légère ou modérée sans inhibiteurs du FVIII [HAVEN 6].
Études cliniques chez des adultes et des adolescents atteints d’hémophilie A présentant ou non des inhibiteurs du FVIII
Étude HAVEN 3 (BH30071) – patients (12 ans ou plus) atteints d’hémophilie A sans inhibiteurs du FVIII
L’étude HAVEN 3 est une étude clinique de phase 3 multicentrique, à répartition aléatoire et en mode ouvert menée chez 152 adolescents et adultes de sexe masculin (âgés de ≥ 12 ans et pesant ≥ 40 kg) atteints d’hémophilie A sans inhibiteurs du facteur VIII qui avaient précédemment reçu un traitement épisodique (au besoin) ou prophylactique par un facteur VIII. Les patients ont reçu Hemlibra par voie sous-cutanée à raison de 3 mg/kg une fois par semaine pendant les quatre premières semaines, suivis de 1,5 mg/kg une fois par semaine (groupes A et D) ou de 3 mg/kg toutes les 2 semaines (groupe B) ou aucune prophylaxie (groupe C). Les patients du groupe C pouvaient passer à Hemlibra (3 mg/kg toutes les 2 semaines) après au moins 24 semaines sans prophylaxie.
Quatre-vingt-neuf patients ayant déjà reçu un facteur VIII dans le cadre d’un traitement épisodique (au besoin) ont été répartis aléatoirement selon un rapport de 2:2:1 pour recevoir Hemlibra à raison d’une dose une fois par semaine (groupe A; N = 36), d’une dose toutes les 2 semaines (groupe B; N = 35) ou aucune prophylaxie (groupe C; N = 18), avec stratification selon le nombre d’hémorragies pendant les 24 semaines précédentes (< 9 ou ≥ 9). Soixante-trois patients ayant déjà reçu un facteur VIII en prophylaxie ont été affectés au groupe D pour recevoir Hemlibra (1,5 mg/kg une fois par semaine).
L’objectif principal de l’étude était d’évaluer l’efficacité de Hemlibra en prophylaxie, à raison d’une dose une fois par semaine (groupe A) ou d’une dose toutes les 2 semaines (groupe B), comparativement à l’absence de prophylaxie (groupe C), chez des patients ayant déjà suivi un traitement épisodique par un facteur VIII, en fonction du nombre d’hémorragies nécessitant la prise de facteurs de coagulation. Les autres objectifs de l’étude consistaient à évaluer la comparaison aléatoire du groupe A ou du groupe B et du groupe C pour déterminer l’efficacité de la prophylaxie par Hemlibra à réduire le nombre de toutes les hémorragies, des hémorragies spontanées, des hémorragies articulaires et des hémorragies de l’articulation cible.
L’étude a aussi évalué l’efficacité de la prophylaxie par Hemlibra comparativement au traitement prophylactique précédent par un facteur VIII (groupe D) chez les patients qui avaient participé à l’étude non interventionnelle (ENI) BH29768 avant le recrutement. Seuls les patients de l’ENI ont été inclus dans cette comparaison, car les données sur les hémorragies et le traitement ont été recueillies selon le même niveau de granularité que celui de l’étude HAVEN 3.
Les résultats relatifs à l’efficacité de la prophylaxie par Hemlibra comparativement à l’absence de prophylaxie sont illustrés ci-dessous dans le Tableau 6.
Tableau 6 – Taux annualisé d’hémorragies chez les patients âgés de ≥ 12 ans sans inhibiteurs du facteur VIII et traités par Hemlibra en prophylaxie comparativement à ceux ne recevant aucune prophylaxie
| Critère d’évaluation | Groupe C : aucune prophylaxie (N = 18) | Groupe A : Hemlibra à 1,5 mg/kg par semaine (N = 36) | Groupe B : Hemlibra à 3 mg/kg toutes les 2 semaines (N = 35) | ||||||||||||||||
| Hémorragies traitées | |||||||||||||||||||
| TAH (IC à 95 %)a | 38,2 (22,9; 63,8) | 1,5 (0,9; 2,5) | 1,3 (0,8; 2,3) | ||||||||||||||||
| % de réduction (IC à 95 %), valeur p | SO | 96 % (92,5 %; 98,0 %), < 0,0001 | 97 % (93,4 %; 98,3 %), < 0,0001 | ||||||||||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 0,0 (0,0; 18,5) | 55,6 (38,1; 72,1) | 60,0 (42,1; 76,1) | ||||||||||||||||
| TAH médian (IIQ) | 40,4 (25,3; 56,7) | 0 (0; 2,5) | 0 (0; 1,9) | ||||||||||||||||
| Toutes les hémorragies | |||||||||||||||||||
| TAH (IC à 95 %)a | 47,6 (28,5; 79,6) | 2,5 (1,6; 3,9) | 2,6 (1,6; 4,3) | ||||||||||||||||
| % de réduction (IC à 95 %), valeur p | SO | 95 % (90,1 %; 97 %), < 0,0001 | 94 % (89,7 %; 97 %), < 0,0001 | ||||||||||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 0 (0,0; 18,5) | 50 (32,9; 67,1) | 40 (23,9; 57,9) | ||||||||||||||||
| TAH médian (IIQ) | 46,9 (26,1; 73,9) | 0,6 (0; 3,9) | 1,6 (0; 4,0) | ||||||||||||||||
| Hémorragies spontanées traitées | |||||||||||||||||||
| TAH (IC à 95 %)a | 15,6 (7,6; 31,9) | 1,0 (0,5; 1,9) | 0,3 (0,1; 0,8) | ||||||||||||||||
| % de réduction (IC à 95 %), valeur p | SO | 94 % (84,9 %; 97,5 %), < 0,0001 | 98 % (94,4 %; 99,4 %), < 0,0001 | ||||||||||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 22,2 (6,4; 47,6) | 66,7 (49,0; 81,4) | 88,6 (73,3; 96,8) | ||||||||||||||||
| TAH médian (IIQ) | 10,8 (2,1; 26,0) | 0 (0; 1,3) | 0 (0; 0) | ||||||||||||||||
| Hémorragies articulaires traitées | |||||||||||||||||||
| TAH (IC à 95 %)a | 26,5 (14,67; 47,79) | 1,1 (0,59; 1,89) | 0,9 (0,44; 1,67) | ||||||||||||||||
| % de réduction (IC à 95 %), valeur p | SO | 96 % (91,5 %; 98,1 %), < 0,0001 | 97 % (93 %; 98,5 %), < 0,0001 | ||||||||||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 0 (0; 18,5) | 58,3 (40,8; 74,5) | 74,3 (56,7; 87,5) | ||||||||||||||||
| TAH médian (IIQ) | 21,3 (14,5; 41,3) | 0 (0; 1,9) | 0 (0; 1,3) | ||||||||||||||||
| Critère d’évaluation | Groupe C : aucune prophylaxie (N = 18) | Groupe A : Hemlibra à 1,5 mg/kg par semaine (N = 36) | Groupe B : Hemlibra à 3 mg/kg toutes les 2 semaines (N = 35) |
TAH = taux annualisé d’hémorragies; IC = intervalle de confiance; IIQ = intervalle interquartile, du 25e percentile au 75e percentile; SO = sans objet a D’après un modèle de régression binomiale négative | |||
Comparativement au groupe n’ayant reçu aucune prophylaxie, les patients traités par Hemlibra ont présenté moins d’hémorragies de l’articulation cible traitées. Le TAH (IC à 95 %) était de 0,6 (0,3 à 1,4) dans le groupe A (Hemlibra à 1,5 mg/kg par semaine), de 0,7 (0,3 à 1,6) dans le groupe B (Hemlibra à 3 mg/kg toutes les 2 semaines) et de 13,0 (5,2 à 32,3) dans le groupe C (aucune prophylaxie). Il n’y a eu aucun cas d’hémorragie de l’articulation cible traitée (IC à 95 %) chez 69,4 % (51,9 à 83,7) des patients du groupe A (Hemlibra à 1,5 mg/kg par semaine), 77,1 % (59,9 à 89,6) des patients du groupe B (Hemlibra à 3 mg/kg toutes les 2 semaines) et 27,8 % (9,7 à 53,5) des patients du groupe C (aucune prophylaxie).
Dans l’analyse intra-patient, la prophylaxie par Hemlibra a été associée à une réduction statistiquement significative (p < 0,0001) des taux d’hémorragie pour les hémorragies traitées comparativement aux taux obtenus avec le traitement prophylactique précédent par un facteur VIII observés dans l’ENI avant le recrutement. Le TAH moyen (selon un modèle de régression binomiale négative) était de 1,5 (IC à 95 % : 1 à 2,3) chez les patients sous prophylaxie par Hemlibra et de 4,8 (IC à 95 % : 3,2 à 7,1) chez ceux recevant un facteur VIII. Le TAH médian (IIQ) était de 0 (IC à 95 % : 0 à 2,1) chez les patients sous prophylaxie par Hemlibra et de 1,8 (IC à 95 % : 0 à 7,6) chez ceux recevant un facteur VIII. Le pourcentage de patients n’ayant présenté aucune hémorragie pendant la prophylaxie par Hemlibra et le facteur VIII était de 54,2 (IC à 95 % : 39,2 à 68,6) et de 39,6 (IC à 95 % : 25,8 à 54,7), respectivement.
Étude HAVEN 4 (BO39182) – patients (12 ans ou plus) atteints d’hémophilie A avec ou sans inhibiteurs du FVIII
Hemlibra a été évalué dans le cadre d’une étude clinique multicentrique à un seul groupe de traitement menée chez 41 adultes et adolescents de sexe masculin (âgés de ≥ 12 ans et pesant ≥ 40 kg) atteints d’hémophilie A avec ou sans inhibiteurs du facteur VIII qui avaient précédemment reçu un traitement épisodique (au besoin) ou prophylactique par un facteur VIII ou par des agents court-circuitant l’activité des inhibiteurs du facteur VIII. Les résultats concernant 36 des 41 patients sans inhibiteurs sont présentés ici (voir la section ci-dessous pour les résultats concernant les 5 patients présentant des inhibiteurs du FVIII). La prophylaxie par Hemlibra consistait en une dose d’attaque de 3 mg/kg une fois par semaine pendant 4 semaines, suivie la semaine suivante d’une dose d’entretien de 6 mg/kg, laquelle était réadministrée toutes les 4 semaines par la suite.
L’objectif principal de l’étude était d’évaluer l’efficacité de la prophylaxie par Hemlibra pour maintenir une maîtrise adéquate des hémorragies, lorsqu’il est administré à raison d’une dose toutes les 4 semaines en fonction des hémorragies traitées. Les autres objectifs étaient d’évaluer l’efficacité clinique de la prophylaxie par Hemlibra sur toutes les hémorragies, les hémorragies spontanées traitées, les hémorragies articulaires traitées et les hémorragies de l’articulation cible traitées.
Les résultats relatifs à l’efficacité de l’étude clinique HAVEN 4 résumés ci-dessous portent sur 36 des 41 patients âgés de ≥ 12 ans et atteints d’hémophilie A sans inhibiteurs (voir le Error! Reference source not found.). La durée médiane de la période d’observation était de 25,6 semaines (intervalle : 24,1–29,4 semaines).
Tableau 7 – Taux annualisé d’hémorragies avec la prophylaxie par Hemlibra chez les patients âgés de ≥ 12 ans sans inhibiteurs du facteur VIII
| Hemlibra à 6 mg/kg toutes les 4 semaines | |||||||||||||
| Critères d’évaluation | a TAH (IC à 95 %) | b TAH médian (IIQ) | % ne présentant aucune hémorragie (IC à 95 %) | ||||||||||
| N = | 36 | 36 | 36 | ||||||||||
| Hémorragies traitées | 2,6 (1,5; 4,7) | 0 (0; 2,1) | 52,8 (35,5; 69,6) | ||||||||||
| Toutes les hémorragies | 4,8 (3,2; 7,1) | 2,1 (0; 6,1) | 27,8 (14,2; 45,2) | ||||||||||
| Hémorragies spontanées traitées | 0,6 (0,2; 1,6) | 0 (0; 0) | 83,3 (67,2; 93,6) | ||||||||||
| Hémorragies articulaires traitées | 1,8 (0,8; 4) | 0 (0; 1,9) | 69,4 (51,9; 83,7) | ||||||||||
| Hémorragies de l’articulation cible traitées | 1,1 (0,4; 3,7) | 0 (0; 0) | 83,3 (67,2; 93,6) | ||||||||||
a Calculé selon un modèle de régression binomiale négative (RBN) b TAH calculé Définitions des hémorragies adaptées selon les critères de l’ISTH Hémorragies traitées : hémorragies traitées par un FVIII Toutes les hémorragies : hémorragies traitées et non traitées par un FVIII Patients exposés à Hemlibra en commençant par une dose d’attaque de 3 mg/kg/semaine pendant 4 semaines TAH = taux annualisé d’hémorragies; IC = intervalle de confiance; IIQ = intervalle interquartile, du 25e percentile au 75e percentile | |||||||||||||
HAVEN 6 (étude BO41423) – patients (tous les âges) atteints d’hémophilie A légère ou modérée sans inhibiteurs du FVIII
L’étude HAVEN 6 est une étude ouverte multicentrique, comptant un seul groupe, menée auprès de 71 patients (âgés de 2 à 71 ans, âge médian de 23 ans) atteints d’hémophilie A légère (n = 20 [28,2 %]) ou modérée (n = 51 [71,8 %]) sans inhibiteurs du FVIII et traités par l’émicizumab chez qui une prophylaxie était indiquée selon l’évaluation de l’investigateur. La plupart des patients étaient de sexe masculin (69 patients [97,2 %]); deux (2,8 %) étaient de sexe féminin. À l’admission à l’étude, 34 patients (47,9 %) recevaient un traitement épisodique et 37 patients (52,1 %) recevaient un traitement prophylactique par un FVIII. Les patients ont reçu Hemlibra par voie sous-cutanée à raison de 3 mg/kg une fois par semaine pendant les quatre premières semaines, suivi à compter de la cinquième semaine de l’un des schémas posologiques d’entretien suivants, selon la préférence du patient : 1,5 mg/kg une fois par semaine (n = 24 [33,8 %]), 3 mg/kg toutes les deux semaines (n = 39 [54,9 %]) ou 6 mg/kg toutes les quatre semaines (n = 8 [11,3 %]), par la suite.
L’objectif principal de l’étude était d’évaluer l’efficacité de Hemlibra en prophylaxie sur la base du nombre d’hémorragies nécessitant la prise de facteurs de coagulation (p. ex. hémorragies traitées) dans le temps. D’autres objectifs étaient d’évaluer l’efficacité de Hemlibra en prophylaxie sur la base du nombre de toutes les hémorragies, d’hémorragies spontanées, d’hémorragies articulaires et d’hémorragies de l’articulation cible dans le temps.
Les résultats intermédiaires relatifs à l’efficacité de l’étude clinique HAVEN 6 sont résumés au Error! Reference source not found.. La période d’observation médiane est de 27,6 semaines (tranche : 6,7–61,7 semaines).
Tableau 8 – Taux annualisé d’hémorragies pendant une prophylaxie par Hemlibra chez des patients atteints d’hémophilie A légère ou modérée sans inhibiteurs du FVIII
| c Hemlibra à 1,5 mg/kg par semaine, 3 mg/kg toutes les 2 semaines ou 6 mg/kg toutes les 4 semaines | |||||||||||
| Critère d’évaluation | a TAH (IC à 95 %) | b TAH médian (IIQ) | % ne présentant aucune hémorragie (IC à 95 %) | ||||||||
| N | 71 | 71 | 71 | ||||||||
| Hémorragies traitées | 0,8 [0,41; 1,46] | 0,0 [0,00; 0,00] | 80,3 [69,1; 88,8] | ||||||||
| Toutes les hémorragies | 2,3 [1,63; 3,10] | 1,5 [0,00; 3,79] | 46,5 [34,5; 58,7] | ||||||||
| Hémorragies spontanées traitées | 0,1 [0,02; 0,23] | 0,0 [0,00; 0,00] | 95,8 [88,1; 99,1] | ||||||||
| Hémorragies articulaires traitées | 0,3 [0,12; 0,65] | 0,0 [0,00; 0,00] | 90,1 [80,7; 95,9] | ||||||||
| Hémorragies de l’articulation cible traitées | N’ont pas convergé* | 0,0 [0,00; 0,00] | 94,4 [86,2; 98,4] | ||||||||
a Calculé selon un modèle de régression binomiale négative (RBN) b TAH calculé Définitions des hémorragies adaptées selon les critères de l’ISTH Hémorragies traitées : hémorragies traitées par un FVIII Toutes les hémorragies : hémorragies traitées et non traitées par un FVIII Patients exposés à l’émicizumab en commençant par une dose d’attaque de 3 mg/kg/semaine pendant 4 semaines. IC = intervalle de confiance; IIQ = intervalle interquartile, du 25e percentile au 75e percentile; TAH = taux annualisé d’hémorragies c 1,5 mg/kg par semaine (n = 24); 3 mg/kg toutes les 2 semaines, (n = 39); 6 mg/kg toutes les 4 semaines (n = 8) * Le modèle peut ne pas converger en raison de la trop brève durée des périodes de suivi associées à un petit nombre d’hémorragies. | |||||||||||
HAVEN 1 (étude BH29884) – patients (≥ 12 ans) atteints d’hémophilie A avec inhibiteurs du FVIII
La prophylaxie par Hemlibra a été évaluée dans une étude clinique à répartition aléatoire, multicentrique et en ouvert auprès de 109 adolescents et adultes de sexe masculin (âgés de ≥ 12 ans et pesant ≥ 40 kg) atteints d’hémophilie A avec inhibiteurs du FVIII qui avaient précédemment reçu un traitement épisodique (au besoin) ou prophylactique par des agents court-circuitant l’activité des inhibiteurs du facteur VIII. Dans le cadre de l’étude, les patients ont reçu une prophylaxie hebdomadaire par Hemlibra (groupes A et C) – dose de 3 mg/kg une fois par semaine pendant 4 semaines suivie d’une dose de 1,5 mg/kg une fois par semaine par la suite – ou n’ont reçu aucune prophylaxie (groupe B).
La majorité des patients (60,6 %) dans l’étude avaient eu au moins 9 hémorragies dans les 24 semaines précédant leur entrée dans l’étude, soit une proportion de 68,6 % dans le groupe A, de 72,2 % dans le groupe B et de 53,1 % dans le groupe C. Dans l’ensemble, 52,3 % des patients de l’étude avaient précédemment été traités par induction de tolérance immune (ITI), soit une proportion de 40,0 % dans le groupe A, de 38,9 % dans le groupe B et de 67,3 % dans le groupe C. Une atteinte des articulations cibles était observée chez 69,7 % des patients de l’étude, soit une proportion de 71,4 % dans le groupe A, de 72,2 % dans le groupe B et de 69,4 % dans le groupe C.
Cinquante-trois patients précédemment traités de façon épisodique (au besoin) par des agents court-circuitant l’activité des inhibiteurs du facteur VIII ont été répartis aléatoirement dans un rapport de 2:1 pour recevoir une prophylaxie par Hemlibra (groupe A) ou ne pas recevoir de prophylaxie (groupe B), avec stratification en fonction du taux d’hémorragie en 24 semaines (< 9 ou ≥ 9). Les patients répartis aléatoirement dans le groupe B pouvaient passer à la prophylaxie par Hemlibra après au moins 24 semaines sans prophylaxie.
Quarante-neuf patients précédemment traités par des agents court-circuitant l’activité des inhibiteurs du facteur VIII en prophylaxie ont été admis dans le groupe C pour recevoir une prophylaxie par Hemlibra. Ces patients avaient été précédemment traités de façon épisodique (au besoin) par des agents court-circuitant l’activité des inhibiteurs du facteur VIII lors de l’étude non interventionnelle (ENI) BH29768.
L’objectif principal de l’étude était d’évaluer, parmi des patients précédemment traités de façon épisodique (au besoin) par des agents court-circuitant l’activité des inhibiteurs du facteur VIII, l’effet thérapeutique associé à une prophylaxie hebdomadaire par Hemlibra comparativement à l’absence de prophylaxie (groupe A vs groupe B) sur le nombre d’hémorragies nécessitant un traitement par des facteurs de coagulation au fil du temps (minimum de 24 semaines ou date d’abandon). Les autres objectifs secondaires de la comparaison à répartition aléatoire des groupes A et B étaient d’évaluer l’efficacité de la prophylaxie hebdomadaire par Hemlibra pour réduire le nombre de toutes les hémorragies, des hémorragies spontanées, des hémorragies articulaires et des hémorragies de l’articulation cible, et d’évaluer la qualité de vie liée à la santé et l’état de santé des patients.
L’étude a aussi évalué l’efficacité de la prophylaxie hebdomadaire par Hemlibra comparativement au traitement épisodique (au besoin) ou prophylactique précédent par des agents court-circuitant l’activité des inhibiteurs du facteur VIII (comparaisons distinctes) chez les patients qui avaient participé à l’ENI avant le recrutement (groupes A et C, respectivement). Seuls les patients de l’ENI ont été inclus dans cette comparaison, car les données sur les hémorragies et le traitement étaient recueillies selon le même niveau de granularité dans les deux périodes.
Dans l’étude HAVEN 1, la prophylaxie hebdomadaire par Hemlibra a atteint tous les objectifs principaux et secondaires chez les patients inclus dans la phase ouverte et à répartition aléatoire de l’étude (Tableau 9).
Tableau 9 – Taux annualisé d’hémorragies chez les patients âgés de ≥ 12 ans avec inhibiteurs du facteur VIII et traités par Hemlibra en prophylaxie comparativement à ceux ne recevant aucune prophylaxie
| Critère d’évaluation | Groupe B : agents court-circuitant l’activité des inhibiteurs du facteur VIII de façon épisodique (au besoin) | Groupe A : 1,5 mg/kg de Hemlibra par semaine | |||||||||
| n = 18 | n = 35 | ||||||||||
| Hémorragies traitées | |||||||||||
| TAH (IC à 95 %) | 23,3 (12,3; 43,9) | 2,9 (1,7; 5,0) | |||||||||
| % de réduction (IC à 95 %), valeur p | 87 % (72,3 %; 94,3 %), < 0,0001 | ||||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 5,6 (0,1; 27,3) | 62,9 (44,9; 78,5) | |||||||||
| TAH médian (IIQ) | 18,8 (13,0; 35,1) | 0 (0; 3,7) | |||||||||
| Toutes les hémorragies | |||||||||||
| TAH (IC à 95 %) | 28,3 (16,8; 47,8) | 5,5 (3,6; 8,6) | |||||||||
| % de réduction (IC à 95 %), valeur p | 80 % (62,5 %; 89,8 %), < 0,0001 | ||||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 5,6 (0,1; 27,3) | 37,1 (21,5; 55,1) | |||||||||
| Hémorragies spontanées traitées | |||||||||||
| TAH (IC à 95 %) | 16,8 (9,9; 28,3) | 1,3 (0,7; 2,2) | |||||||||
| % de réduction (IC à 95 %), valeur p | 92 % (84,6 %; 96,3 %), < 0,0001 | ||||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 11,1 (1,4; 34,7) | 68,6 (50,7; 83,1) | |||||||||
| Hémorragies articulaires traitées | |||||||||||
| TAH (IC à 95 %) | 6,7 (2,0; 22,4) | 0,8 (0,3; 2,2) | |||||||||
| % de réduction (IC à 95 %), valeur p | 89 % (48 %; 97,5 %), 0,005 | ||||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 50,0 (26,0; 74,0) | 85,7 (69,7; 95,2) | |||||||||
| Hémorragies de l’articulation cible traitées | |||||||||||
| TAH (IC à 95 %) | 3,0 (1,0; 9,1) | 0,1 (0,0; 0,6) | |||||||||
| % de réduction (IC à 95 %), valeur p | 95 % (77,3 %; 99,1 %), 0,0002 | ||||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 50,0 (26,0; 74,0) | 94,3 (80,8; 99,3) | |||||||||
D’après une régression binomiale négative (RBN) et la valeur p, par un test de Wald stratifié, pour la comparaison entre les taux d’hémorragie entre les groupes de traitement précisés Groupe B : comprend la période sans prophylaxie seulement. Définitions des hémorragies adaptées selon les critères de l’ISTH Hémorragies traitées : hémorragies traitées par des agents court-circuitant l’activité des inhibiteurs du facteur VIII Toutes les hémorragies : hémorragies traitées et non traitées par des agents court-circuitant l’activité des inhibiteurs du facteur VIII TAH = taux annualisé d’hémorragies; IC = intervalle de confiance; IIQ = intervalle interquartile, du 25e percentile au 75e percentile | |||||||||||
Dans l’analyse intra-patient, la prophylaxie par Hemlibra a été associée à une réduction statistiquement significative des taux d’hémorragie pour les hémorragies traitées comparativement aux taux obtenus avec la prophylaxie par agent court-circuitant l’activité des inhibiteurs du facteur VIII observés dans l’ENI avant le recrutement (Tableau 10). D’après l’analyse principale, 2 patients sur les 24 sous prophylaxie par Hemlibra ne présentaient aucune amélioration de leur TAH initial à la date limite de collecte des données.
Tableau 10 – Comparaison intra-patient du taux annualisé d’hémorragies (hémorragies traitées) avec la prophylaxie par Hemlibra comparativement au traitement prophylactique précédent par agent court-circuitant l’activité des inhibiteurs du facteur VIII
| Critère d’évaluation | Groupe CENI : traitement prophylactique précédent par agent court-circuitant l’activité des inhibiteurs du facteur VIII | Groupe C : Hemlibra à 1,5 mg/kg par semaine | ||||||||
| N = 24 | N = 24 | |||||||||
| Période médiane d’évaluation de l’efficacité (semaines) | 32,1 | 30,1 | ||||||||
| Hémorragies traitées | ||||||||||
| TAH (IC à 95 %) | 15,7 (11,1; 22,3) | 3,3 (1,3; 8,1) | ||||||||
| % de réduction (IC à 95 %), valeur p | 79 % (51,4 %; 91,1 %), 0,0003 | |||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 12,5 (2,7; 32,4) | 70,8 (48,9; 87,4) | ||||||||
| TAH médian (IIQ) | 12,0 (5,7; 24,2) | 0,0 (0,0; 2,2) | ||||||||
D’après une régression binomiale négative (RBN) et la valeur p, par un test de Wald stratifié, pour la comparaison entre les taux d’hémorragie entre les groupes de traitement précisés. Données du comparateur intra-patient dans l’étude non interventionnelle (ENI) BH29768 Seuls les patients ayant participé à l’ENI BH29768 et à l’étude BH29884 sont inclus. Hémorragies traitées : hémorragies traitées par des agents court-circuitant l’activité des inhibiteurs du facteur VIII. Définitions des hémorragies adaptées selon les critères de l’ISTH TAH = taux annualisé d’hémorragies; IC = intervalle de confiance; IIQ = intervalle interquartile, du 25e percentile au 75e percentile | ||||||||||
La qualité de vie liée à la santé des patients âgés de ≥ 18 ans a été évaluée à la semaine 25 chez les patients admis aux groupes A et B à l’aide du questionnaire sur la qualité de vie spécifique à l’hémophilie Haem-A-QoL (Haemophilia-specific Quality of Life) pour les adultes. Le questionnaire Haem-A-QoL est un outil de mesure valide et fiable de la qualité de vie liée à la santé (Tableau 11).
Tableau 11 – Variation du score total et du score évaluant la santé physique du questionnaire Haem-A-QoL à la semaine 25 chez les patients (âgés de > 18 ans) avec inhibiteurs du facteur VIII ayant reçu ou non une prophylaxie par Hemlibra
| Scores au questionnaire Haem-A-QoL à la semaine 25 | Groupe B : agents court-circuitant l’activité des inhibiteurs du facteur VIII de façon épisodique (au besoin) (N = 16) | Groupe A : 1,5 mg/kg de Hemlibra par semaine (N = 31) | ||||||
| Score total (intervalle : 0–100) | ||||||||
| n | 14a | 25a | ||||||
| Moyenne ajustée | 43,2 | 29,2 | ||||||
| Différence des moyennes ajustées (IC à 95 %) | 14,0 (5,6, 22,5) | |||||||
| Valeur p | 0,0019 | |||||||
| Santé physique | ||||||||
| N | 14 | 25 | ||||||
| Moyenne ajustée | 54,2 | 32,6 | ||||||
| Différence des moyennes ajustées (IC à 95 %) | 21,6 (7,9, 35,2) | |||||||
| Valeur p | 0,0029 | |||||||
Groupe B : comprend la période sans prophylaxie seulement. Patients exposés à l’émicizumab en commençant par une dose de charge de 3 mg/kg/semaine pendant 4 semaines Un score plus faible indique une meilleure qualité de vie liée à la santé. Différence cliniquement significative : score total : 7 points; santé physique : 10 points a Seuls les patients âgés de ≥ 18 ans ont rempli le questionnaire Haem-A-QoL. | ||||||||
HAVEN 2 (étude BH29992) – patients pédiatriques
La prophylaxie hebdomadaire par Hemlibra a été évaluée dans une étude clinique à un seul groupe de traitement, multicentrique et en mode ouvert chez des patients pédiatriques (âgés de < 12 ans, ou de 12 à 17 ans et pesant < 40 kg) atteints d’hémophilie A avec inhibiteurs du facteur VIII. Les patients ont reçu une prophylaxie par Hemlibra à une dose de 3 mg/kg une fois par semaine pendant quatre semaines, suivie d’une dose de 1,5 mg/kg une fois par semaine par la suite.
L’étude a évalué la pharmacocinétique, l’innocuité et l’efficacité de la prophylaxie hebdomadaire par Hemlibra, y compris l’efficacité de la prophylaxie hebdomadaire par Hemlibra comparativement à celle du traitement épisodique (au besoin) ou prophylactique précédent par des agents court-circuitant l’activité des inhibiteurs du facteur VIII chez des patients qui avaient participé à l’étude non interventionnelle (ENI) BH29768 avant le recrutement (comparaison intra-patient).
Au moment de l’analyse intermédiaire, l’étude clinique avait admis 60 patients de sexe masculin : 38 patients âgés de 6 à < 12 ans, 17 patients âgés de 2 à < 6 ans, 2 patients âgés de < 2 ans et 3 patients âgés de ≥ 12 ans.
Les résultats sur l’efficacité de l’analyse intermédiaire de l’étude HAVEN 2 sont résumés ci-dessous (voir le Error! Reference source not found.). Sur les 60 patients, 57 patients âgés de < 12 ans étaient évaluables pour l’efficacité; le taux annualisé d’hémorragies et le pourcentage de patients n’ayant présenté aucune hémorragie ont été calculés pour 23 patients âgés de < 12 ans qui ont reçu une prophylaxie hebdomadaire par Hemlibra pendant au moins 12 semaines. La durée médiane d’observation de ces patients a été de 38,1 semaines (intervalle : 12,7–41,6).
Tableau 12 – Taux annualisé d’hémorragies avec la prophylaxie par Hemlibra chez les patients pédiatriques âgés de < 12 ans (analyse intermédiaire)
| Hemlibra à 1,5 mg/kg par semaine | ||||||||||||
| Critère d’évaluation | a TAH (IC à 95 %) | d TAH médian (IIQ) | % ne présentant aucune hémorragie (IC à 95 %) | |||||||||
| b N | 23 | 23 | 23 | |||||||||
| Hémorragies traitées | 0,2 (0,1; 0,6) | 0,0 (0,0; 0,0) | 87,0 (66,4; 97,2) | |||||||||
| Toutes les hémorragies | 2,9 (1,8; 4,9) | 1,5 (0,00; 4,53) | 34,8 (16,4; 57,3) | |||||||||
| Hémorragies spontanées traitées | 0,1 (0,0; 0,5) | 0,0 (0,0; 0,0) | 95,7 (78,1; 99,9) | |||||||||
| Hémorragies articulaires traitées | 0,1 (0,0; 0,5) | 0,0 (0,0; 0,0) | 95,7 (78,1; 99,9) | |||||||||
| Hémorragies de l’articulation cible traitées | c Non estimable | 0,0 (0,0; 0,0) | 100,0 (85,2; 100,0) | |||||||||
a Calculé selon un modèle de régression binomiale négative (RBN) b Données sur l’efficacité chez des patients traités âgés de < 12 ans qui avaient participé à l’étude BH29992 pendant au moins 12 semaines (n = 23) c Aucune hémorragie de l’articulation cible traitée n’a été rapportée. d TAH calculé Définitions des hémorragies adaptées selon les critères de l’ISTH Hémorragies traitées : hémorragies traitées par des agents court-circuitant l’activité des inhibiteurs du facteur VIII Toutes les hémorragies : hémorragies traitées et non traitées par des agents court-circuitant l’activité des inhibiteurs du facteur VIII Patients exposés à l’émicizumab en commençant par une dose de charge de 3 mg/kg/semaine pendant 4 semaines TAH = taux annualisé d’hémorragies; IC = intervalle de confiance; IIQ = intervalle interquartile, du 25e percentile au 75e percentile | ||||||||||||
Dans l’analyse intérimaire intra-patient, la prophylaxie hebdomadaire par Hemlibra a été associée à une réduction cliniquement importante (99 %) des taux d’hémorragie pour les hémorragies traitées chez 13 patients pédiatriques après au moins 12 semaines de traitement comparativement à leur taux d’hémorragie dans l’ENI à laquelle ils avaient participé avant le recrutement (voir le Tableau 13).
Tableau 13 – Comparaison intra-patient du taux annualisé d’hémorragies (hémorragies traitées) avec la prophylaxie par Hemlibra comparativement au traitement prophylactique précédent par agent court-circuitant l’activité des inhibiteurs du facteur VIII
| Critère d’évaluation | Traitement prophylactique précédent par agent court-circuitant l’activité des inhibiteurs du facteur VIII | Hemlibra à 1,5 mg/kg par semaine | ||||||||
| N = 13 | N = 13 | |||||||||
| Hémorragies traitées | ||||||||||
| TAH (IC à 95 %) | 17,2 (12,4; 23,8) | 0,2 (0,1; 0,8) | ||||||||
| % de réduction (IC à 95 %) | 99 % 0,01 (0,00; 0,04) | |||||||||
| % de patients avec 0 hémorragie (IC à 95 %) | 7,7 (0,2; 36,0) | 84,6 (54,6; 98,1) | ||||||||
| TAH médian (IIQ) | 14,3 (11,02; 24,35) | 0,0 (0,00; 0,00) | ||||||||
L’intervalle de confiance est obtenu selon un modèle de régression binomiale négative (RBN). Données du comparateur intra-patient dans l’étude non interventionnelle (ENI) BH29768 Seuls les patients âgés de < 12 ans ayant participé à l’ENI BH29768 et à l’étude BH29992 pendant au moins 12 semaines sont inclus. Hémorragies traitées : hémorragies traitées par des agents court-circuitant l’activité des inhibiteurs du facteur VIII. Définitions des hémorragies adaptées selon les critères de l’ISTH TAH = taux annualisé d’hémorragies; IC = intervalle de confiance Remarque : Douze patients avaient précédemment reçu une prophylaxie par agent court-circuitant l’activité des inhibiteurs du facteur VIII; 1 patient avait précédemment reçu des agents court-circuitant l’activité des inhibiteurs du facteur VIII de façon épisodique. | ||||||||||
HAVEN 4 (étude BO39182) – adolescents et adultes
L’efficacité du schéma posologique prophylactique d’entretien de Hemlibra à 6 mg/kg toutes les 4 semaines a été évaluée chez un sous-groupe de 5 patients atteints d’hémophilie A présentant des inhibiteurs du facteur VIII, d’après le taux d’hémorragie nécessitant un traitement par des facteurs de coagulation. La durée médiane de la période d’observation était de 26,1 semaines (intervalle 24,4–28,6 semaines). La prophylaxie par Hemlibra a entraîné un TAH (IC à 95 %) traitées de 1,2 (0,1 à 14,8) d’après un modèle de régression binomiale négative. Il n’y a eu aucun cas d’hémorragie traitée durant la prophylaxie par Hemlibra à 6 mg/kg toutes les 4 semaines chez 4 patients présentant des inhibiteurs du facteur VIII. Ce nombre de patients est faible, mais les résultats sur l’efficacité de cette posologie d’entretien (6 mg/kg toutes les 4 semaines) concordent avec ceux obtenus chez les patients atteints d’hémophilie A sans inhibiteurs qui ont reçu ce schéma posologique.
14.2 Études de biodisponibilité comparatives
Sans objet
15 Microbiologie
Sans objet
16 Toxicologie non clinique
Les données précliniques ne révèlent aucun danger particulier pour l’humain d’après des études de toxicité aiguë et à doses répétées, comprenant des critères d’évaluation pharmacologiques de l’innocuité et des critères d’évaluation de la toxicité pour la reproduction.
Toxicologie générale
Études toxicologiques après administration de doses répétées
Le macaque de Buffon a été sélectionné comme espèce de choix pour l’évaluation de l’innocuité non clinique en raison de sa réactivité croisée avec l’émicizumab. Des macaques de Buffon ont reçu de l’émicizumab une fois par semaine pendant 4 semaines par voie intraveineuse et jusqu’à 26 semaines par voie sous-cutanée. Les critères d’évaluation pharmacologiques de l’innocuité (SNC, appareil cardiovasculaire et respiratoire) et les critères d’évaluation de la fertilité (taille des testicules, examen des spermatozoïdes, cycle menstruel) ont été inclus dans les études de toxicité générale. Aucun changement indiquant une toxicité attribuable à l’administration de l’émicizumab par voie sous-cutanée ou intraveineuse n’a été observé; le niveau sans effet indésirable observé correspondait à la dose testée la plus élevée dans chaque étude (c.-à-d. 100 mg/kg/semaine pour l’administration par voie intraveineuse et 30 mg/kg/semaine pour l’administration par voie sous-cutanée).
Génotoxicité
Aucune étude n’a été menée pour établir le potentiel mutagène de l’émicizumab.
Cancérogénicité
Aucune étude de carcinogénicité n’a été menée pour établir le potentiel carcinogène de l’émicizumab.
Toxicité pour la reproduction et le développement
Altération de la fertilité
L’émicizumab n’a pas entraîné de changements indiquant une toxicité dans l’appareil génital de macaques de Buffon mâles et femelles, à des doses allant jusqu’à 30 mg/kg/semaine dans des études de toxicité générale évaluant l’administration sous-cutanée pour une durée allant jusqu’à 26 semaines, et à des doses allant jusqu’à 100 mg/kg/semaine dans une étude de toxicité générale évaluant l’administration intraveineuse pour une durée de 4 semaines.
Toxicité pour la reproduction
Il n’y a aucune donnée disponible sur les effets secondaires potentiels de l’émicizumab sur le développement embryofœtal.
Toxicologie particulière
Autre
Dans une étude in vitro du relargage des cytokines utilisant le sang complet d’adultes en santé, les taux de cytokines induits par l’émicizumab étaient comparables à ceux induits par d’autres anticorps associés à un risque faible.
Dans un plasma humain dépourvu de FVIII, in vitro, l’émicizumab a raccourci le temps de céphaline activé (TCA) anormalement prolongé, de manière proportionnelle à la concentration; de plus, il favorise la production de thrombine déclenchée par le facteur XI activé (FXIa). Étant donné que l’émicizumab n’a aucune relation structurelle avec le FVIII humain (hFVIII), son pouvoir procoagulant est resté inchangé en présence d’inhibiteurs du FVIII. Dans un modèle de l’hémophilie A chez le macaque de Buffon, l’administration sous-cutanée (s.c.) et intraveineuse (i.v.) d’émicizumab a permis de corriger le TCA anormalement prolongé et a prévenu les hémorragies tissulaires et articulaires spontanées et provoquées. Une hypercoagulabilité pourrait résulter de l’administration de l’émicizumab en association avec un CCPa, le rFVIIa ou le FVIII d’après les expériences précliniques menées.
17 Monographies de référence
Monographie de FEIBA NF (complexe coagulant anti-inhibiteur). Shire Pharma Canada ULC. Avril 2018.
Monographie de NiaStase RT® (eptacog alfa activé). Novo Nordisk Canada Inc. Novembre 2017.