


Monographie de produit - Increlex
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 10/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes | 10/2023 |
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ......... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........... 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants .................................................................................................................. 4
2 CONTRE-INDICATIONS ................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques ................................................................................. 4 4.2 Posologie recommandée et ajustement posologique ............................................. 5 4.4 Administration ........................................................................................................ 5 4.5 Dose oubliée .......................................................................................................... 5
5 SURDOSAGE ................................................................................................................. 5
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET
CONDITIONNEMENT ................................................................................................................. 6
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 6
7.1 Populations particulières ........................................................................................ 9 7.1.1 Femmes enceintes ............................................................................................ 9 7.1.2 Femmes qui allaitent ......................................................................................... 9 7.1.3 Enfants .............................................................................................................. 9 7.1.4 Personnes âgées .............................................................................................. 9
8 EFFETS INDÉSIRABLES ............................................................................................. 10
8.1 Aperçu des effets indésirables ............................................................................. 10 8.2 Effets indésirables observés au cours des essais cliniques ................................. 10 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 13
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 14
9.2 Aperçu des interactions médicamenteuses .......................................................... 14 9.4 Interactions médicament-médicament ................................................................. 14 9.5 Interactions médicament-aliment ......................................................................... 14 9.6 Interactions médicament-plante médicinale ......................................................... 15 9.7 Interactions médicament-épreuves de laboratoire ................................................ 15
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE ................................................. 15
10.1 Mode d’action ................................................................................................... 15 10.2 Pharmacodynamie ........................................................................................... 15 10.3 Pharmacocinétique ........................................................................................... 15
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ................................................... 17
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ................................................................. 18
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................ 18
14 ESSAIS CLINIQUES ..................................................................................................... 19
14.1 Méthodes et données démographiques ............................................................ 19 14.2 Résultats .......................................................................................................... 19
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 20
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ................................................................... 22
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
IncrelexMD (mécasermine) est indiqué pour le traitement du retard de croissance chez les enfants et les adolescents âgés de 2 à 18 ans présentant un déficit primaire sévère confirmé en facteur de croissance insulinomimétique de type 1 (IGF-1). Un déficit primaire sévère en IGF-1 est défini par les caractéristiques suivantes :
- score z pour la taille inférieur ou égal à -3,0;
- taux d’IGF-1 initial inférieur au 2,5e percentile pour l’âge et le sexe;
- taux d’hormone de croissance (GH) adéquat; et
- exclusion des formes secondaires de déficit en IGF-1 (malnutrition, hypopituitarisme, hypothyroïdie ou traitement prolongé par des stéroïdes anti-inflammatoires à dose pharmacologique).
Les patients atteints d’un déficit primaire sévère en IGF-1 peuvent comprendre les cas de mutation du gène du récepteur de l’hormone de croissance/syndrome de Laron, d’altération de la signalisation en aval du récepteur de l’hormone de croissance et d’altération du gène de l’IGF-1. Ces patients ne présentent pas un déficit en hormone de croissance et par conséquent, un traitement par une hormone de croissance exogène ne leur convient pas.
1.1 Enfants
Enfants (2-18 ans) : D’après les données examinées par Santé Canada, l’efficacité et l’innocuité d’Increlex chez les enfants ont été établies. Santé Canada a donc autorisé une indication pour cette population. L’innocuité et l’efficacité d’Increlex n’ont pas été établies chez les enfants de moins de 2 ans et Increlex n’est donc pas recommandé chez cette population de patients (voir MISES EN GARDE ET PRÉCAUTIONS, Toxicité de l’alcool benzylique).
2 CONTRE-INDICATIONS
Increlex (mécasermine) est contre-indiqué dans les cas ci-dessous :
- Patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de sa formulation (incluant les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète des ingrédients, voir la section FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Enfants et adolescents qui présentent une néoplasie active ou soupçonnée ou tout autre état ou antécédent médical associé à une augmentation du risque de néoplasie bénigne ou maligne.
- Il ne faut pas administrer Increlex aux nouveau-nés ou aux prématurés, car il contient de l’alcool benzylique.
- Increlex ne doit pas être utilisé pour stimuler la croissance chez les patients dont les épiphyses sont soudées.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement par Increlex (mécasermine) doit être dirigé par des médecins expérimentés dans le diagnostic et la prise en charge des troubles de la croissance.
- La dose doit être adaptée à chaque patient et ajustée selon la tolérance au traitement et le poids. Il faut donc surveiller le poids de l’enfant et ajuster la dose au besoin, de manière à maintenir une dose (exprimée en mg/kg) constante.
- La surveillance de la glycémie préprandiale est recommandée à l’instauration du traitement et jusqu’à ce qu’une dose bien tolérée ait été déterminée. En cas de symptômes fréquents d’hypoglycémie et/ou d’hypoglycémie sévère, il faut poursuivre la surveillance de la glycémie, peu importe l’état préprandial et, si possible, au moment de la manifestation.
4.2 Posologie recommandée et ajustement posologique
La dose initiale recommandée d’Increlex est de 0,04 à 0,08 mg/kg de poids corporel (40 à 80 mcg/kg), administrée deux fois par jour par injection sous-cutanée. Si le traitement par Increlex est bien toléré pendant au moins une semaine, la dose peut être augmentée par paliers de 0,04 mg/kg, jusqu’à une dose maximale de 0,12 mg/kg administrée deux fois par jour.
Il ne faut pas dépasser la dose de 0,12 mg/kg deux fois par jour, car une dose supérieure pourrait augmenter le risque de néoplasie et d’effets hypoglycémiques (voir MISES EN GARDE ET PRÉCAUTIONS, Carcinogenèse et mutagenèse).
Si le patient ne tolère pas la dose recommandée, l’administration d’une dose inférieure peut être envisagée. Il faut évaluer la réussite du traitement en fonction de la vitesse de croissance. La dose la plus faible ayant permis une augmentation notable de la croissance chez un patient est de 0,04 mg/kg deux fois par jour.
4.4 Administration
Increlex est administré par injection sous-cutanée; ne pas administrer par voie intraveineuse. Il faut alterner les points d’injection (partie supérieure du bras, cuisse, fesse ou abdomen) à chaque administration pour aider à prévenir la lipohypertrophie. Il faut administrer Increlex au moyen d’une seringue et d’une aiguille stérile à usage unique et opter pour une seringue de petit volume afin que la dose prescrite puisse être prélevée du flacon avec une précision adéquate. Si la seringue utilisée mesure la dose en unités, la dose en mg/kg doit être convertie au moyen de la formule suivante : poids (kg) x dose (mg/kg) x 1 mL/10 mg x 100 unités/1 mL = unités par injection.
Il faut administrer Increlex par injection sous-cutanée peu de temps avant ou après la prise d’un repas ou d’une collation. Si une hypoglycémie survient aux doses recommandées, et ce, malgré un apport alimentaire adéquat, la dose doit être réduite. Si, pour quelque raison que ce soit, le patient est incapable de manger, il faut interrompre l’administration d’Increlex et ne reprendre le traitement que lorsque le patient a retrouvé sa capacité de manger normalement.
4.5 Dose oubliée
Il ne faut jamais augmenter la dose d’Increlex pour remplacer une ou plusieurs doses oubliées.
5 SURDOSAGE
Un surdosage aigu pourrait causer une hypoglycémie. Le traitement d’un surdosage aigu doit viser le renversement de l’hypoglycémie. Le patient doit prendre des aliments ou du glucose par voie orale. Si le surdosage entraîne une perte de conscience, il pourrait être nécessaire d’administrer du glucose intraveineux ou du glucagon par voie parentérale afin de renverser l’hypoglycémie.
Un surdosage prolongé peut entraîner l’apparition de signes et de symptômes d’acromégalie ou de gigantisme. Le surdosage peut également mener à des taux supraphysiologiques d’IGF-1 et être associé à un risque accru de tumeurs bénignes ou malignes.
En cas de surdosage aigu ou chronique, il faut interrompre le traitement par Increlex immédiatement. Si on décide de reprendre le traitement par Increlex, la dose administrée ne doit pas dépasser la posologie quotidienne recommandée (voir la section Posologie recommandée et ajustement posologique).
En cas de surdosage soupçonné, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Afin d’assurer la traçabilité des médicaments biologiques, les professionnels de la santé doivent reconnaître l’importance de consigner le nom commercial et la dénomination commune (ingrédient actif), de même que d’autres identificateurs distinctifs du produit tels que le numéro d’identification du médicament (DIN) et le numéro de lot du produit délivré.
Tableau 1. Formes pharmaceutiques, teneurs, composition et conditionnement
Increlex est fourni en flacons multidoses de 5 mL (verre de type I) fermés au moyen d’un bouchon de chlorobutyle (polymère d’isoprène) et d’un opercule (plastique coloré). Chaque flacon contient 4 mL de solution et chaque emballage contient un flacon.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Increlex ne remplace pas un traitement par l’hormone de croissance.
Carcinogenèse et mutagenèse
Les enfants et les adolescents traités par Increlex courent un risque accru de néoplasie bénigne ou maligne, car l’IGF-1 joue un rôle dans l’apparition et la croissance des tumeurs, tant bénignes que malignes (voir CONTRE-INDICATIONS).
Des cas de tumeurs bénignes et malignes ont été signalés après la commercialisation chez des enfants et des adolescents qui avaient reçu un traitement par Increlex. Les cas signalés comprennent divers types de tumeurs, y compris des tumeurs rares qui ne sont généralement pas observées chez les enfants (voir EFFETS INDÉSIRABLES, Néoplasmes et Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation). Ce
Voie d’administration | Formes pharmaceutiques/ teneurs/ composition | Ingrédients non médicinaux |
| Injection sous-cutanée | Solution stérile 10 mg/mL (40 mg par flacon) | alcool benzylique, chlorure de sodium, polysorbate 20, acide acétique glacial, acétate de sodium trihydraté, eau pour injection |
risque accru de néoplasie peut être encore supérieur chez les patients qui reçoivent Increlex pour un usage non homologué, à une dose supérieure à la posologie recommandée ou à des doses qui ont produit des taux sériques d’IGF-1 supérieurs aux valeurs de référence normales pour l’âge et le sexe. Les connaissances actuelles au sujet du rôle de l’IGF-1 dans les processus biologiques laissent croire qu’il joue un rôle dans l’apparition de tumeurs dans tous les organes et tissus. Les médecins doivent donc être à l’affût de tout symptôme pouvant indiquer la présence d’une tumeur. Il faut dire aux patients/aidants de signaler la survenue de nouveaux néoplasmes. En cas de néoplasie bénigne ou maligne, il faut cesser définitivement le traitement par Increlex et obtenir une expertise médicale appropriée.
Conduite automobile et utilisation de machinerie
Increlex peut causer une hypoglycémie (effet secondaire très fréquent), des étourdissements et des convulsions (voir EFFETS INDÉSIRABLES, Hypoglycémie) pouvant réduire la capacité de conduire et d’utiliser des machines.
Le patient doit éviter toute activité à risque élevé (p. ex., conduite automobile et utilisation de machines) dans les 2 à 3 heures suivant la prise de la dose d’Increlex, surtout au moment de l’instauration du traitement, jusqu’à ce que la tolérance du médicament ait été établie et que la dose soit stable.
Fonction otorhinolaryngologique
Des cas d’hypertrophie des tissus lymphoïdes (p. ex., les amygdales) associés à des complications, comme les ronflements, l’apnée du sommeil et l’épanchement chronique de l’oreille moyenne, ont été signalés avec l’utilisation d’Increlex. Il faut évaluer les patients à intervalles réguliers et à l’apparition de tout symptôme clinique afin d’écarter ces complications potentielles ou d’amorcer un traitement approprié (voir EFFETS INDÉSIRABLES, Hypertrophie des amygdales et ronflements).
Système endocrinien et métabolisme
Hypoglycémie
Il faut administrer Increlex peu de temps avant ou après un repas ou une collation, car le médicament peut entraîner des effets hypoglycémiques similaires à ceux de l’insuline. Une surveillance de la glycémie et un ajustement de la dose d’Increlex sont recommandés jusqu’à ce que la dose bien tolérée par le patient soit déterminée (voir POSOLOGIE ET ADMINISTRATION). Increlex ne doit pas être administré si le patient a sauté un repas ou une collation. Il ne faut jamais augmenter la dose d’Increlex pour remplacer une ou plusieurs doses oubliées. Il faut porter une attention particulière aux jeunes enfants, aux enfants ayant des antécédents d’hypoglycémie et aux enfants chez qui l’apport alimentaire est inégal. Les patients doivent éviter les activités à risque élevé dans les 2 à 3 heures suivant la prise de la dose, en particulier au début du traitement par Increlex et jusqu’à ce que la dose bien tolérée par le patient soit déterminée.
Si un patient en hypoglycémie sévère est inconscient ou incapable d’ingérer de la nourriture normalement, une injection de glucagon pourrait être nécessaire. Les personnes ayant des antécédents d’hypoglycémie sévère doivent donc avoir une dose de glucagon à disposition. À la rédaction de l’ordonnance initiale, le médecin doit informer les parents des signes, des symptômes et du traitement de l’hypoglycémie, y compris l’injection de glucagon.
Il pourrait être nécessaire de réduire la dose d’insuline ou des autres produits antihyperglycémiants que reçoivent les patients diabétiques sous Increlex.
Métabolisme osseux
L’épiphysiolyse fémorale supérieure (pouvant mener à une nécrose avasculaire) et l’évolution de la scoliose sont possibles chez les patients qui connaissent une croissance rapide. Pendant le traitement par Increlex, il faut surveiller l’apparition éventuelle de ces problèmes et des autres signes et symptômes généralement associés aux traitements par des hormones de croissance. Il faut évaluer tous les patients chez qui une claudication apparaît ou qui font état d’une douleur à la hanche ou au genou. Il faut surveiller la progression de la scoliose chez les patients qui ont des antécédents de scoliose et qui sont traités par Increlex.
Système immunitaire
Réaction d’hypersensibilité générale/locale
Des réactions allergiques à Increlex ont été signalées au cours des essais cliniques et depuis la commercialisation. Elles vont des réactions localisées (point d’injection) (p. ex., urticaire, prurit et érythème) aux réactions générales, dont anaphylaxie, urticaire généralisée, œdème de Quincke et dyspnée. Certains patients ont dû être hospitalisés. Les parents ainsi que les patients doivent savoir que de telles réactions sont possibles et qu’il faudra interrompre le traitement par Increlex et obtenir une aide médicale immédiate si une réaction allergique généralisée apparaît (voir CONTRE-INDICATIONS et EFFETS INDÉSIRABLES, Hypersensibilité, Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation, Réaction d’hypersensibilité générale).
Surveillance et épreuves de laboratoire
Une échocardiographie est recommandée chez tous les patients avant l’instauration d’un traitement par Increlex ainsi qu’à la fin du traitement. Dans les cas où l’échocardiographie révèle des anomalies ou en présence de symptômes cardiovasculaires, il faut assurer une surveillance échocardiographique régulière (voir EFFETS INDÉSIRABLES, Organomégalie).
Système nerveux
Hypertension intracrânienne
Des cas d’hypertension intracrânienne avec œdème papillaire, troubles oculaires, céphalées, nausées et/ou vomissements ont été signalés chez des patients recevant Increlex, tout comme chez les patients recevant un traitement par l’hormone de croissance. Les signes et les symptômes de l’hypertension intracrânienne se sont résorbés après l’interruption du traitement. Un examen du fond de l’œil est recommandé à l’instauration du traitement par Increlex, à intervalles réguliers pendant le traitement ainsi qu’à l’apparition de tout symptôme clinique (voir EFFETS INDÉSIRABLES, Hypertension intracrânienne).
Autres
Toxicité de l’alcool benzylique
L’alcool benzylique peut causer des réactions toxiques et des réactions anaphylactoïdes chez les nourrissons et les enfants. Des effets indésirables graves et mortels, dont le « syndrome de suffocation », peuvent survenir chez les enfants prématurés/de faible poids de naissance, les nouveau-nés et les nourrissons qui reçoivent des médicaments contenant une quantité quelconque d’alcool benzylique comme agent de conservation, dont Increlex. Le « syndrome de suffocation » est caractérisé par une dépression du système nerveux central, une acidose métabolique et une respiration haletante.
Les autres effets indésirables ont été la détérioration neurologique progressive, les crises d’épilepsie, l’hémorragie intracrânienne, les anomalies hématologiques, la dégradation de la peau, l’insuffisance hépatique ou rénale, l’hypotension, la bradycardie et le collapsus cardiovasculaire. Ces réactions peuvent être plus susceptibles de survenir chez les enfants prématurés de faible poids de naissance, parce qu’ils pourraient moins bien métaboliser l’alcool benzylique.
L’utilisation d’Increlex chez les prématurés, les nouveau-nés et les enfants de moins de 2 ans n’est pas autorisée (voir INDICATIONS et CONTRE-INDICATIONS).
Sensibilité et résistance
Les réactions allergiques à l’IGF-1 injecté, les élévations anormales de la concentration sanguine en IGF-1 après injection ou l’absence de réponse (croissance) qui ne peut être expliquée pourraient être attribuables à une réponse humorale à l’IGF-1 injecté. Cette réponse peut se manifester par la production d’immunoglobulines E (IgE) anti-IGF-1, d’anticorps qui ralentissent la clairance de l’IGF-1 ou d’anticorps neutralisants, respectivement. Dans de tels cas, il faut envisager des épreuves de détection des anticorps.
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Les effets de la mécasermine sur la fertilité chez l’humain n’ont pas été étudiés.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il est recommandé de confirmer que les patientes en âge de procréer ne sont pas enceintes en effectuant un test de grossesse avant d’amorcer le traitement par Increlex. Par ailleurs, on recommande aux patientes en âge de procréer d’utiliser une méthode de contraception adéquate pendant le traitement.
Il n’existe aucune donnée sur l’utilisation de la mécasermine chez les femmes enceintes. Au cours d’une étude sur le développement embryofœtal effectuée chez des lapines gravides, l’administration de mécasermine par voie intraveineuse a réduit la viabilité fœtale (voir TOXICOLOGIE NON CLINIQUE). Le risque pour l’humain est inconnu. Increlex ne doit pas être utilisé pendant la grossesse.
7.1.2 Femmes qui allaitent
L’allaitement n’est pas recommandé pendant le traitement par Increlex, car les données relatives à l’excrétion de la mécasermine dans le lait maternel humain sont insuffisantes.
7.1.3 Enfants
D’après les données examinées par Santé Canada, l’efficacité et l’innocuité d’Increlex chez les enfants (2 à 18 ans) ont été établies. Santé Canada a donc autorisé une indication pour cette population. L’innocuité et l’efficacité d’Increlex n’ont pas été démontrées chez les enfants de moins de 2 ans.
7.1.4 Personnes âgées
L’innocuité et l’efficacité d’Increlex chez les patients de 65 ans et plus n’ont pas été démontrées.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les données de 4 études antérieures et de l’étude pivot 1419 ont été réunies aux fins des analyses de l’innocuité et ont constitué la base de données intégrée sur l’innocuité, qui comprenait au total 92 enfants présentant un déficit primaire sévère en IGF-1 ayant reçu au moins une dose d’Increlex. Les effets indésirables apparus sous traitement (EIAT) les plus fréquents ont été l’hypoglycémie (43 sujets [47 %]), l’hypersensibilité (33 sujets [35 %]), l’hypertrophie au point d’injection (32 sujets [35 %]), les céphalées (25 sujets [27 %]) et les ronflements (20 sujets [22 %]). Pendant la période de traitement, 76 sujets (83 %) ont signalé au moins un EIAT. Dix-huit sujets (20 %) ont présenté au moins un effet indésirable grave (EIG). Les EIG les plus courants ont été l’hypertrophie des amygdales et l’hypertrophie des végétations adénoïdes (6 sujets [6,5 %]). Aucun décès n’a été signalé. Aucun patient n’a abandonné le traitement en raison d’effets indésirables. L’hypoglycémie a été l’effet indésirable signalé le plus fréquemment.
8.2 Effets indésirables observés au cours des essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Le tableau 2 résume les effets indésirables qui sont survenus chez au moins 1 % des patients au cours de l’étude pivot 1419.
Tableau 2 – Effets indésirables* survenus chez au moins 1 % des patients traités par Increlex au cours de l’étude pivot 1419
Increlex n = 92 n (%) | |
Affections hématologiques et du système lymphatique Hypertrophie du thymus | 9 (10) |
Affections cardiaques Souffle cardiaque Tachycardie | 7 (8) 6 (7) |
Affections de l’oreille et du labyrinthe Hypoacousiea Épanchement de l’oreille moyenne Douleur auriculaire Malaise à l’oreille | 19 (21) 10 (11) 6 (7) 5 (5) |
Affections oculaires Œdème papillaire | 5 (5) |
Increlex n = 92 n (%) | |
Affections gastro-intestinales Vomissements Douleur abdominale Douleur abdominale haute | 16 (17) 8 (9) 5 (5) |
Troubles généraux et anomalies du site d’administration Hypertrophie au point d’injection Réactions au point d’injectionb Hypertrophie | 32 (35) 18 (19) 8 (9) |
Troubles du système immunitaire Hypersensibilitéc | 33 (35) |
Infections et infestations Otite moyenne | 19 (21) |
Investigations Prise de poids | 3 (3) |
Troubles du métabolisme et de la nutrition Hypoglycémied Convulsions hypoglycémiques Hyperglycémie | 43 (47) 7 (7) 4 (4) |
Affections musculosquelettiques et du tissu conjonctif Arthralgie Douleur des membres Myalgie Scoliose | 8 (9) 8 (9) 2 (2) 1 (1) |
Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) Nævus mélanique Acrochordon Papillome cutané | 4 (4) 3 (3) 2 (2) |
Affections du système nerveux Céphalées Hypertension intracrâniennee Étourdissements Convulsions Tremblements | 25 (27) 6 (7) 6 (7) 4 (4) 1 (1) |
Affections respiratoires, thoraciques et médiastinales Ronflements Hypertrophie des amygdales Hypertrophie des végétations adénoïdes Syndrome d’apnée du sommeil | 20 (22) 19 (21) 9 (10) 3 (3) |
| Increlex n = 92 n (%) | |
Affections de l’appareil reproducteur et des seins Gynécomastie | 6 (7) |
Affections de la peau et du tissu sous-cutané Hypertrophie de la peau Texture anormale des cheveux | 10 (11) 4 (4) |
* Dérivés des effets indésirables apparus sous traitement
a dont hypoacousie, surdité de transmission et surdité
b dont ecchymose au point d’injection, douleur au point d’injection, réaction au point d’injection, hématome au point d’injection, induration au point d’injection et hémorragie au point d’injection
c dont toux, éruption cutanée, dyspnée, éruption cutanée prurigineuse, hypersensibilité médicamenteuse, hypersensibilité, prurit, asthme, urticaire et urticaire au point d’injection
d anciennement hypoglycémie sans autres précisions
e dont œdème papillaire
Description de certains effets indésirables
Néoplasmes
Au cours de l’étude 1419, 7 sujets (8 %) ont signalé des néoplasmes bénins.
Hypoglycémie
Au cours de l’étude 1419, 43 sujets (47 %) ont présenté au moins un épisode d’hypoglycémie pendant le traitement par Increlex. Sept sujets (8 %) ont présenté une hypoglycémie sévère (exigeant aide et traitement) et 7 sujets (7 %) ont présenté au moins une fois des convulsions hypoglycémiques/une perte de conscience. L’hypoglycémie a été plus fréquente au cours du premier mois de traitement, ainsi que chez les plus jeunes enfants (voir MISES EN GARDE ET PRÉCAUTIONS, Hypoglycémie).
Hypersensibilité
Au cours de l’étude 1419, 33 sujets (35 %) ont signalé une réaction d’hypersensibilité locale et/ou générale, dont toux, éruption cutanée, dyspnée, éruption cutanée prurigineuse, hypersensibilité médicamenteuse, hypersensibilité, prurit, asthme, urticaire et urticaire au point d’injection (voir MISES EN GARDE ET PRÉCAUTIONS, Réaction d’hypersensibilité générale/locale, et Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation, Réaction d’hypersensibilité générale).
Hypertension intracrânienne (HI)/augmentation de la pression intracrânienne Au cours de l’étude 1419, une HI (soit œdème papillaire et HI bénigne) et des céphalées sont survenues chez respectivement 6 sujets (7 %) et 25 sujets (27 %). Un des sujets a présenté une HI bénigne sévère classée comme un EIG lié au traitement. Dans le cadre de la pharmacovigilance, 2 cas d’hypertension intracrânienne ayant menacé le pronostic vital et exigé l’hospitalisation ont été signalés (voir MISES EN GARDE ET PRÉCAUTIONS, Hypertension intracrânienne).
Hypertrophie au point d’injection
Au cours de l’étude 1419, une hypertrophie au point d’injection est survenue chez 32 sujets (35 %) et a en général été associée au défaut de rotation appropriée des points d’injection. Le trouble a disparu une fois les points d’injection convenablement répartis.
Hypertrophie des amygdales et ronflements
Au cours de l’étude 1419, une hypertrophie des amygdales a été observée chez 19 sujets (21 %), surtout les première et deuxième années du traitement, la croissance des amygdales ayant été moins marquée par la suite. Des ronflements ont été signalés par 20 sujets (22 %), en général au cours de la première année de traitement.
Organomégalie
Des signes échocardiographiques de cardiomégalie/valvulopathie sans symptômes cliniques connexes ont été observés chez quelques sujets. Le lien entre ces altérations cardiaques et le traitement médicamenteux ne peut être évalué en raison de la maladie sous-jacente et de l’absence de groupe témoin (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Un épaississement des tissus mous du visage ayant été observé chez plusieurs patients, une surveillance s’impose pendant le traitement par Increlex.
La longueur des reins et de la rate (selon l’échographie) a augmenté rapidement pendant les premières années de traitement par Increlex. L’allongement a ralenti par la suite, mais, chez certains patients, la longueur des reins et/ou de la rate a atteint ou dépassé le 95e percentile.
Immunogénicité
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité du test. De plus, l’incidence observée de la positivité pour les anticorps (y compris pour les anticorps neutralisants) selon un test donné peut être tributaire de plusieurs facteurs, dont la méthodologie, la manipulation de l’échantillon, le moment de la collecte de l’échantillon, les médicaments concomitants et les maladies sous-jacentes. C’est pourquoi la comparaison entre l’incidence des anticorps dans les études décrites ci-dessous et l’incidence des anticorps au cours d’autres études ou des anticorps dirigés contre d’autres produits peut être trompeuse.
Les anticorps anti-IGF-1 n’ont été recherchés que chez 23 patients sur 92 au cours des études antérieures à l’étude intégrée 1419 pendant la première année de traitement. Le test a été positif pour les anticorps anti-IGF-1 chez 11 de ces 23 patients. Aucun test n’a été fait au cours de l’étude 1419 pour détecter les anticorps neutralisants. Les effets des anticorps anti-IGF-1 sur la pharmacocinétique n’ont pas été étudiés. Les vitesses de croissance moyennes (écart-type) ont été de 7,9 ± 2,1 cm/année en présence d’anticorps anti-IGF-1 (n = 11) et de 7,1 ± 3,0 cm/année en l’absence d’anticorps anti-IGF-1 (n = 12).
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
De légères augmentations des taux sériques d’AST et de LDH ont été observées chez une proportion importante de patients avant et pendant le traitement. L’augmentation du taux de ces enzymes sériques n’a pas entraîné l’abandon du traitement. Des augmentations du taux d’ALT ont parfois été observées pendant le traitement.
Les taux de cholestérol et de triglycérides ont parfois dépassé la limite supérieure de la normale avant et pendant le traitement.
8.5 Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation
Les effets indésirables suivants ont été signalés durant la période d’utilisation qui a suivi l’homologation d’Increlex. Étant donné que ces effets sont signalés sur une base volontaire et que le nombre de patients sous traitement est incertain, il n’est pas toujours possible d’estimer leur fréquence de manière fiable.
Affections cardiaques : cardiomégalie
Réaction d’hypersensibilité générale : anaphylaxie, urticaire généralisée, œdème de Quincke, dyspnée
La fréquence des cas évocateurs d’une anaphylaxie signalés après la commercialisation du produit a été estimée à 0,3 %. Les symptômes comprennent l’urticaire, l’œdème de Quincke et la dyspnée et certains cas ont nécessité l’hospitalisation. La reprise du traitement n’a pas entraîné la réapparition de ces symptômes chez tous les patients.
Réactions allergiques localisées au point d’injection : prurit, urticaire
Affections de la peau et du tissu sous-cutané : alopécie, anomalie de la texture des cheveux
Troubles généraux et anomalies au site d’administration : réactions au point d’injection (p. ex., érythème, douleur, hématome, hémorragie, induration, éruption cutanée, enflure) Affections musculosquelettiques et du tissu conjonctif : ostéonécrose ou nécrose avasculaire (pouvant être associée à une épiphysiolyse fémorale supérieure)
Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) : tumeurs bénignes et malignes (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS). Après la commercialisation, 42 cas de tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) ont été signalés, soit 23 cas de néoplasie bénigne et 19 cas de néoplasie maligne.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions médicamenteuses n’a été réalisée.
Il pourrait être nécessaire de réduire la dose d’insuline ou des autres produits antihyperglycémiants (voir MISES EN GARDE ET PRÉCAUTIONS)
9.4 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été établies.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’IGF-1 est un médiateur important pour la croissance staturale. Dans des circonstances normales, l’hormone de croissance se fixe à son récepteur (sur les cellules du foie et d’autres tissus) et stimule la synthèse et la sécrétion de l’IGF-1. Dans les tissus cibles, le récepteur de type 1 de l’IGF-1 (homologue au récepteur de l’insuline) est activé par la liaison de l’IGF-1, ce qui induit l’activation des voies de signalisation intracellulaire qui stimulent de nombreux processus favorisant la croissance staturale. Les effets métaboliques de l’IGF-1 visent en partie à stimuler l’absorption du glucose, des acides gras et des acides aminés pour que le métabolisme soutienne les tissus en croissance.
10.2 Pharmacodynamie
On a démontré les effets suivants de l’IGF-1 humain endogène :
Croissance tissulaire
La croissance du squelette se produit au niveau des plaques épiphysaires, où les cellules souches se multiplient pour former de nouvelles cellules de cartilage (chondrocytes). La croissance des chondrocytes est soumise à l’action de l’IGF-1 et de l’hormone de croissance. La longueur des os augmente lorsque les chondrocytes se calcifient pour former de nouveaux tissus osseux et la croissance des os se poursuit ainsi jusqu’à la soudure des plaques épiphysaires, à la fin de la puberté.
Croissance cellulaire : On trouve des récepteurs de l’IGF-1 à la surface de la plupart des types de cellules, dans la plupart des tissus. L’IGF-1 exerce une activité mitogénique qui accroît le nombre de cellules dans l’organisme.
Croissance des organes : L’administration du rhIGF-1 chez des rats ayant un déficit en IGF-1 a entraîné une croissance des organes et de tout l’organisme.
Métabolisme des glucides
L’IGF-1 inhibe la production de glucose dans le foie et stimule le métabolisme du glucose dans les organes périphériques; la protéine a donc un effet hypoglycémiant. L’IGF-1 inhibe également la sécrétion d’insuline.
10.3 Pharmacocinétique
La pharmacocinétique de la mécasermine a été non linéaire, l’exposition ayant été moins que proportionnelle à la dose à des doses de 0,015 à 0,12 mg/kg chez les sujets présentant un déficit primaire en IGF-1.
Tableau 3. Résumé des paramètres pharmacocinétiques de la mécasermine (dose unique de 0,12 mg/kg par voie s.c.) chez des sujets (14 à 18 ans) ayant un déficit primaire sévère en IGF-1 (n = 3)
| Cmax (ng/mL) | Tmax (h) | t½ (h) | ASC0-∞ (h × ng/mL) | Cl/F (L/h/kg) | Vd/F (L/kg) | |
| Dose unique moyenne | 234 | 2 | 5,8 | 2932 | 0,053 | 0,31 |
| CV (%) | 23 | 0 | 64 | 50 | 69 | 27 |
Abréviations : ASC : aire sous la courbe; Cl : clairance; Cmax : concentration maximale; CV : coefficient de variation; F : biodisponibilité; s.c. : sous-cutané; t½ : demi-vie d’élimination; Tmax : temps pour atteindre la Cmax; Vd : volume de distribution.
Paramètres pharmacocinétiques selon les concentrations plasmatiques de départ ajustées.
Absorption : On estime que la biodisponibilité absolue de la mécasermine suivant son administration sous-cutanée à des sujets en bonne santé s’approche de 100 %, selon une comparaison entre les études. Cependant, la biodisponibilité absolue de la mécasermine suivant l’administration du médicament par voie sous-cutanée à des sujets ayant un déficit primaire en IGF-1 n’a pas été déterminée. Après l’administration sous-cutanée de 0,04, 0,08 ou 0,12 mg/kg de mécasermine deux fois par jour à des enfants, l’état d’équilibre a été atteint en environ 4 jours, et le taux d’accumulation a été d’environ 1,1 à 1,5, selon une analyse pharmacocinétique populationnelle.
Distribution : Dans le sang, l’IGF-1 se fixe à six protéines de liaison à l’IGF; plus de 80 % des protéines d’IGF-1 forment un complexe avec la protéine-3 de liaison à l’IGF (IGFBP-3) et une sous-unité labile en milieu acide. Chez les sujets ayant un déficit primaire sévère en IGF-1, le taux d’IGFBP-3 est considérablement plus faible que chez les sujets en bonne santé, ce qui entraîne une hausse de la clairance de l’IGF-1. Chez les sujets ayant un déficit primaire sévère en IGF-1, une analyse pharmacocinétique populationnelle permet d’estimer que le volume de distribution total de l’IGF-1 suivant l’administration par voie sous-cutanée augmente avec la dose de mécasermine administrée.
Métabolisme : L’IGF-1 est métabolisé dans le foie et dans les reins.
Élimination : La demi-vie d’élimination terminale moyenne suivant l’administration sous-cutanée d’une dose unique de mécasermine de 0,12 mg/kg à des enfants ayant un déficit primaire sévère en IGF-1 est estimée à 5,8 heures (CV de 64 %). La clairance de la mécasermine est inversement proportionnelle au taux d’IGFBP-3, et le rapport entre la clairance et la biodisponibilité (Cl/F) est estimé à 0,045 L/h/kg à une concentration d’IGFBP-3 de 0,5 mcg/mL chez les sujets ayant un déficit primaire sévère en IGF-1, selon une analyse pharmacocinétique populationnelle.
Populations particulières et états pathologiques
Personnes âgées : Aucun essai clinique en bonne et due forme sur la mécasermine n’a été mené auprès de personnes âgées (≥ 65 ans).
Sexe : Chez les adolescents atteints d’un déficit primaire sévère en IGF-1, aucune différence apparente dans les paramètres pharmacocinétiques de la mécasermine n’a été observée entre les sexes.
Origine ethnique : L’effet de la race sur les paramètres pharmacocinétiques de la mécasermine n’ont pas fait l’objet d’études.
Insuffisance hépatique : Aucune étude particulière n’a été menée pour déterminer l’effet de l’insuffisance hépatique sur la pharmacocinétique de la mécasermine.
Insuffisance rénale : Aucune étude particulière n’a été menée pour déterminer l’effet de l’insuffisance rénale sur la pharmacocinétique de la mécasermine.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Il faut conserver Increlex au réfrigérateur (entre 2 et 8 °C). Ne pas congeler. À sa sortie du réfrigérateur, la solution doit être claire; si elle est trouble, ou si elle contient des particules en suspension, il ne faut pas l’injecter.
Conserver le flacon dans sa boîte afin de protéger la solution de la lumière.
La stabilité chimique et physique du produit en cours d’utilisation a été démontrée pendant 30 jours entre 2 et 8 °C. Du point de vue microbiologique, le produit peut être conservé à une température située entre 2 et 8 °C pendant un maximum de 30 jours après son ouverture.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : mécasermine
Nom chimique : facteur de croissance insulinomimétique de type 1 humain dérivé de l’ADN recombinant (rhIGF-1)
Formule et masse moléculaires : C331H512N94O101S7; 7 649 daltons
Increlex (mécasermine) pour injection contient le facteur de croissance insulinomimétique de type 1 humain produit grâce à la technique de l’ADN recombinant (rhIGF-1). La protéine IGF-1 compte 70 acides aminés formant une chaîne unique comportant trois liaisons disulfure intramoléculaires, et sa masse moléculaire est de 7 649 daltons. La séquence des acides aminés d’Increlex est identique à celle des molécules endogènes d’IGF-1 humain. La protéine rhIGF-1 est synthétisée par une bactérie (E. coli) préalablement modifiée par introduction du gène codant pour l’IGF-1 humain.
Formule développée :
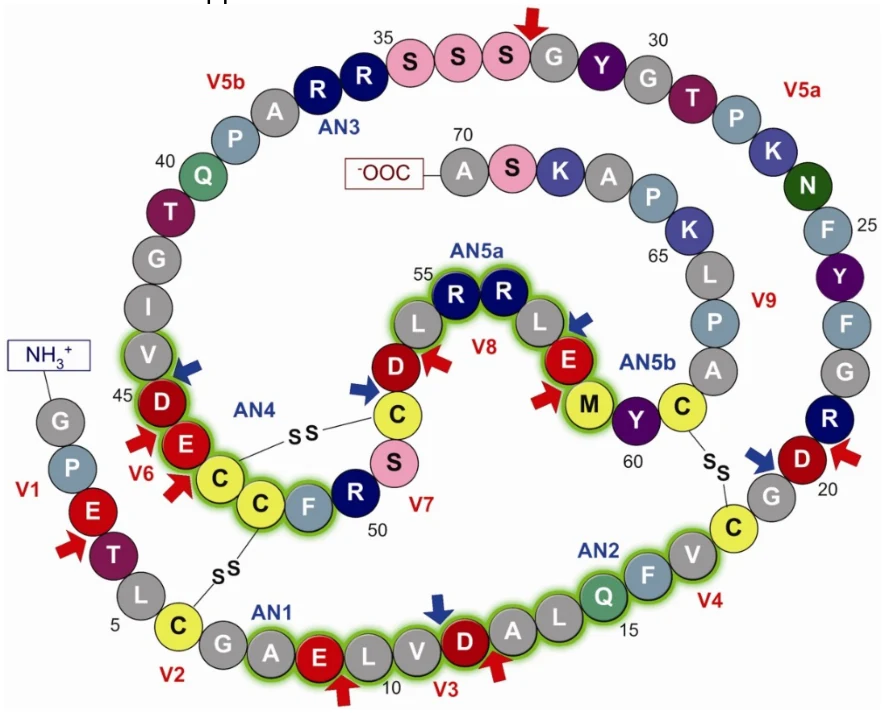
Propriétés physicochimiques : Le rhIGF-1 est un polypeptide basique composé d’une seule chaîne non glycosylée stabilisée par trois liaisons disulfure intracaténaires. Son coefficient d’absorption molaire est de 0,645 (mL/mg)/cm à 276 nm et son point isoélectrique se situe à 8,65. La protéine se dissout facilement dans l’eau et les solutions aqueuses de rhIGF-1 sont limpides, incolores et inodores.
14 ESSAIS CLINIQUES
14.1 Méthodes et données démographiques
Tableau 4. Résumé de la méthodologie et des données démographiques de l’essai clinique pivot portant sur le déficit primaire sévère en IGF-1
| No de l’étude | Méthodologie | Posologie, voie d’administration, durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| 1419 | Résultats réunis de cinq études cliniques (quatre études ouvertes et une étude à double insu contrôlée par placebo) | Injections sous-cutanées, 2 f.p.j. 0,06 à 0,12 mg/kg | n = 92 Les sujets présentaient un retard de croissance associé à un déficit primaire sévère en IGF-1 | Âge avant le début du traitement : 1,7-15,2 ans | Garçons n = 46 (57 %) Filles n = 35 (43 %) |
L’étude 1419 a été menée auprès de 81 patients présentant un déficit primaire sévère en IGF-1 qui n’avaient jamais été traités auparavant et qui ont reçu le traitement par Increlex pendant au moins 1 an. Parmi ces patients, 89 % souffraient du syndrome de Laron (mutation du gène du récepteur de la GH). Au départ, les patients présentant un déficit primaire sévère en IGF-1 étaient de très petite taille : les scores z moyens de départ étaient estimés à -6,9 (intervalle : de -12,1 à -2,8), les taux sériques d’IGF-1 étaient faibles et la sécrétion de GH était normale. La vitesse de croissance moyenne par année était de 2,6 cm avant le traitement. La majorité des patients étaient prépubères (n = 74) et de race blanche (81 %). L’âge chronologique moyen des patients était de 6,8 ans, tandis que l’âge anatomique moyen était de 3,8 ans. L’analyse de l’innocuité a porté sur 92 patients ayant reçu au moins une dose d’Increlex.
14.2 Résultats
Les résultats des cinq études cliniques ont été réunis en vue d’une analyse mondiale de l’efficacité et de l’innocuité, et sont présentés au tableau 5. La vitesse de croissance avant le traitement était connue chez 75 patients. Le paramètre principal d’évaluation de l’efficacité était la variation de la vitesse de croissance par rapport à la période antérieure au traitement pendant chacune des années du traitement chez les sujets qui n’avaient jamais reçu Increlex auparavant.
Tableau 5. Résultats annuels concernant la taille en fonction du nombre d’années passées sous traitement par Increlex dans le cadre de l’étude 1419
Données antérieures au traitement | Année 1 | Année 2 | Année 3 | Année 4 | Année 5 | Année 6 | Année 7 | Année 8 | |
Vitesse de croissance (cm/année) | |||||||||
N Moyenne (É.-T.) | 75 2,6 (1,7) | 75 8,0 (2,3) | 63 5,9 (1,7) | 62 5,5 (1,8) | 60 5,2 (1,5) | 53 4,9 (1,5) | 39 4,8 (1,4) | 25 4,3 (1,5) | 19 4,4 (1,5) |
Données antérieures au traitement | Année 1 | Année 2 | Année 3 | Année 4 | Année 5 | Année 6 | Année 7 | Année 8 | |
Variation moyenne (É.-T.) par rapport aux données antérieures au traitement | +5,4 (2,6) | +3,2 (2,6) | +2,8 (2,4) | +2,5 (2,5) | +2,1 (2,1) | +1,9 (2,1) | +1,4 (2,2) | +1,3 (2,8) | |
| Score z pour la vitesse de croissance | |||||||||
N Moyenne (É.-T.) Variation moyenne (É.-T.) par rapport aux données antérieures au traitement | 75 -3,4 (1,6) | 75 1,7 (2,8) +5,2 (2,9) | 62 -0,0 (1,7) +3,4 (2,4) | 61 -0,1 (1,9) +3,3 (2,3) | 58 -0,2 (1,9) +3,2 (2,1) | 50 -0,3 (1,7) +3,2 (2,1) | 37 -0,2 (1,6) +3,3 (2,0) | 22 -0,5 (1,7) +3,0 (2,1) | 15 -0,2 (1,6) +3,3 (2,7) |
| Score z pour la taille | |||||||||
N Moyenne (É.-T.) Variation moyenne (É.-T.) par rapport aux données antérieures au traitement | 81 -6,9 (1,8) | 81 -6,1 (1,8) +0,8 (0,6) | 67 -5,6 (1,7) +1,2 (0,9) | 66 -5,3 (1,7) +1,4 (1,1) | 64 -5,1 (1,7) +1,6 (1,2) | 57 -5,0 (1,7) +1,7 (1,3) | 41 -4,9 (1,6) +1,8 (1,1) | 26 -4,9 (1,7) +1,7 (1,0) | 19 -5,1 (1,7) +1,7 (1,0) |
Abréviation : É.-T. : écart-type
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Pour évaluer la toxicité de doses répétées de mécasermine, on a mené des études de toxicité de 6 mois sur l’administration quotidienne sous-cutanée de mécasermine à des rats Sprague Dawley (0,25, 1 et 4 mg/kg/jour) et à des beagles (0,15, 0,3 et 0,6 mg/kg/jour). Chez les rats traités, la mécasermine a été relativement bien tolérée après 26 semaines consécutives de traitement à des doses allant jusqu’à 1,0 mg/kg/jour. Les modifications de la pathologie clinique et du poids des organes, surtout observées à la dose de 4,0 mg/kg/jour, étaient en général attribuables aux effets directs et indirects associés à l’activité pharmacologique connue de la mécasermine. À la dose de 4,0 mg/kg/jour, on a observé une modification réversible de la pathologie du thymus correspondant aux modifications liées au traitement du poids de cet organe. La dose sans effet néfaste observé (DSENO) dans cette étude a été établie à 1,0 mg/kg/jour (dose inférieure à la dose maximale recommandée chez l’humain [DMRH] sur la base de la surface corporelle). Chez les chiens traités, la mécasermine a été bien tolérée après 26 semaines consécutives de traitement à des doses allant jusqu’à 0,15 mg/kg/jour. On a observé des modifications des glandes surrénales (2 chiens sur 6) à la dose de 0,3 mg/kg/jour et, à la dose de 0,6 mg/kg/jour, une toxicité marquée, dont la mort. En général, les effets observés au cours de cette étude étaient conformes aux effets pharmacologiques connus et à l’activité hypoglycémiante prévue de la mécasermine. La DSENO dans cette étude a été établie à 0,15 mg/kg/jour (dose inférieure à la DMRH sur la base de l’aire sous la courbe [ASC] ou de la surface corporelle).
Carcinogenèse
Des rats Sprague-Dawley ont reçu de la mécasermine à raison de 0, 0,25, 1, 4 ou 10 mg/kg/jour par voie sous-cutanée pendant un maximum de 2 ans. Une hausse de l’incidence de l’hyperplasie de la médullosurrénale et du phéochromocytome a été observée chez les mâles aux doses de 1 mg/kg/jour et plus (qui sont inférieures à l’exposition clinique à la DMRH sur la base de l’ASC) et chez les femelles à toutes les doses (qui sont inférieures à l’exposition clinique à la DMRH sur la base de l’ASC). Une incidence accrue des kérato-acanthomes a été observée chez les mâles recevant des doses de 4 mg/kg/jour ou plus (1,3 fois l’exposition à la DMRH sur la base de l’ASC). Une incidence accrue des carcinomes mammaires a été observée chez les mâles et les femelles recevant la dose de 10 mg/kg/jour (2,4 et 1,7 fois l’exposition à la DMRH sur la base de l’ASC chez les mâles et les femelles, respectivement). Les études sur la carcinogenèse ont également fait état d’une surmortalité secondaire à une hypoglycémie induite par l’IGF-1.
Génotoxicité
Aucun signe de génotoxicité n’a été observé avec la mécasermine au cours d’un test d’aberrations chromosomiques sur des fibroblastes pulmonaires de hamster chinois à des concentrations de mécasermine allant jusqu’à 487 μg/mL, ni au cours d’un test in vivo du micronoyau de souris à des doses de mécasermine allant jusqu’à 97,4 mg/kg administrées par voie intraveineuse.
Toxicologie de la reproduction et du développement
Au cours d’études sur le développement embryofœtal effectuées sur des rates et des lapines gravides, la mécasermine a été administrée par voie intraveineuse pendant la période de l’organogenèse. Aucun effet sur les fœtus des rates n’a été observé à des doses de jusqu’à 16 mg/kg/jour (11 fois la DMRH sur la base de la surface corporelle). La viabilité fœtale a toutefois été réduite chez les lapines gravides ayant reçu 2 mg/kg de poids corporel par jour. On a déterminé que la DSENO chez le lapin était de 0,5 mg/kg/jour (dose inférieure à la DMRH sur la base de la surface corporelle). La capacité de la mécasermine à traverser la barrière placentaire n’a pas été étudiée.
Dans une étude sur la fertilité, des rats mâles et femelles ont reçu des doses intraveineuses de 0,25, 1, et 4 mg/kg/jour, respectivement pendant 9 et 2 semaines avant la période de cohabitation. Les animaux ont continué de recevoir des doses quotidiennes pendant toute la période de cohabitation et jusqu’à 1 semaine après l’accouplement chez les mâles et jusqu’au jour 7 de la gestation chez les femelles. La mécasermine n’a pas eu d’effets sur la fertilité des rats à des doses intraveineuses de 0,25, 1 et 4 mg/kg/jour (jusqu’à 3 fois l’exposition clinique à la DMRH sur la base de la surface corporelle).
Comme les voies d’administration diffèrent et comme le produit sur lequel ont porté ces études était une préparation de mécasermine ayant une moindre biodisponibilité, la pertinence de ces observations est incertaine.
Toxicité chez les jeunes animaux
Il n’y a pas eu d’études sur la toxicité de la mécasermine chez les jeunes animaux.