


Monographie de produit - Sogroya
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-05 |
|---|---|
| 7 Mises en garde et précautions, Appareil musculosquelettique | 2026-05 |
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 5
1 Indications ................................................................................................................ 5
1.1 Pédiatrie ................................................................................................................. 5
1.2 Gériatrie ................................................................................................................. 5
2 Contre-indications ..................................................................................................... 5
4 Posologie et administration ....................................................................................... 6
4.1 Considérations posologiques ................................................................................. 6
4.2 Posologie recommandée et ajustement posologique ........................................... 6
4.4 Administration ....................................................................................................... 9
4.5 Dose oubliée ........................................................................................................ 10
5 Surdose ................................................................................................................... 10
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 10
7 Mises en garde et précautions ................................................................................. 11
Généralités ....................................................................................................................... 11
Cancérogenèse et mutagenèse ....................................................................................... 11
Appareil cardiovasculaire ................................................................................................. 12
Système endocrinien et métabolisme ............................................................................. 12
Appareil digestif ............................................................................................................... 13
Système immunitaire ....................................................................................................... 13
Appareil musculosquelettique ......................................................................................... 13
VV-LAB-106219 5.0 .
Système nerveux .............................................................................................................. 14
Santé reproductive .......................................................................................................... 14
7.1 Populations particulières ..................................................................................... 14
7.1.1 Grossesse .............................................................................................................. 14
7.1.2 Allaitement ........................................................................................................... 15
7.1.3 Enfants et adolescents ......................................................................................... 15
7.1.4 Personnes âgées ................................................................................................... 15
8 Effets indésirables ................................................................................................... 15
8.1 Aperçu des effets indésirables ............................................................................. 15
8.2 Effets indésirables observés au cours des études cliniques – enfants ................ 16
8.2.1 Effets indésirables observés au cours des études cliniques – adultes ................. 17
8.3 Effets indésirables peu fréquents observés au cours des études cliniques – enfants ........................................................................................................... 17
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – adultes ........................................................................................................... 19
9 Interactions médicamenteuses ................................................................................ 20
9.2 Aperçu des interactions médicamenteuses......................................................... 20
9.4 Interactions médicament-médicament ............................................................... 20
9.5 Interactions médicament-aliment ....................................................................... 21
9.6 Interactions médicament-plante médicinale ...................................................... 21
9.7 Interactions médicament-examens de laboratoire ............................................. 21
10 Pharmacologie clinique ........................................................................................... 21
10.1 Mode d’action ...................................................................................................... 21
10.2 Pharmacodynamie ............................................................................................... 22
10.3 Pharmacocinétique .............................................................................................. 22
10.4 Immunogénicité ................................................................................................... 22
11 Conservation, stabilité et mise au rebut ................................................................... 24
12 Particularités de manipulation du produit ............................................................... 25
Partie 2 : Renseignements scientifiques .............................................................................. 26
13 Renseignements pharmaceutiques .......................................................................... 26
14 Études cliniques ...................................................................................................... 27
14.1 Études cliniques par indication ............................................................................ 27
VV-LAB-106219 5.0 .
15 Microbiologie .......................................................................................................... 31
16 Toxicologie non clinique .......................................................................................... 31
Renseignements destinés aux patient·e·s............................................................................ 35
VV-LAB-106219 5.0 .
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
SOGROYA® (somapacitan pour injection) est indiqué pour :
- le traitement de longue durée des enfants atteints d’un retard de croissance dû à une sécrétion insuffisante d’hormone de croissance endogène (déficit en hormone de croissance [DHC]);
- le remplacement de l’hormone de croissance (HC) endogène chez les adultes atteints d’un déficit en hormone de croissance (DHC).
1.1 Pédiatrie
Pédiatrie (2,5 ans avant la fusion de l’épiphyse) : L’efficacité et l’innocuité de SOGROYA® chez les enfants âgés de 2,5 à 11 ans atteints d’un retard de croissance dû à un déficit en hormone de croissance ont été établies dans des essais cliniques. L’efficacité et l’innocuité de SOGROYA® chez les patients âgés de moins de 2,5 ans n’ont pas été établies. Les données sur l’efficacité et l’innocuité de SOGROYA® chez les patients âgés de 12 à moins de 18 ans sont limitées. Les patients pédiatriques ayant des antécédents de tumeur maligne ou présentant une tumeur maligne, y compris des tumeurs intracrâniennes, n’ont pas été étudiés dans les essais cliniques [voir la section 14 Études cliniques].
1.2 Gériatrie
Les patients âgés peuvent être plus sensibles à l’action du somapacitan et donc être exposés à un risque accru d’effets indésirables. Instaurer SOGROYA® à raison d’une dose de 1 mg une fois par semaine et utiliser des paliers plus faibles lors de l’augmentation de la dose [voir la section 4.2 Posologie recommandée et ajustement posologique].
2 Contre-indications
- Le somapacitan ne doit pas être utilisé en présence de signes d’activité néoplasique. Les tumeurs intracrâniennes doivent être inactives et le traitement antitumoral doit être terminé avant le début du traitement par le somapacitan. Le traitement doit être arrêté s’il y a des signes de croissance tumorale.
- Le somapacitan ne doit pas être utilisé pour favoriser la croissance longitudinale chez les enfants présentant des épiphyses fermées.
- Le somapacitan est contre-indiqué chez les patients adultes atteints d’une maladie grave aiguë et souffrant de complications à la suite d’une intervention chirurgicale à cœur ouvert, d’une chirurgie abdominale, de polytraumatismes, d’une insuffisance respiratoire aiguë ou d’affections semblables [voir la section 7 Mises en garde et précautions].
- Le somapacitan est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
Le somapacitan est contre-indiqué chez les enfants atteints du syndrome de Prader-Willi qui sont sévèrement obèses ou qui présentent une insuffisance respiratoire grave en raison du risque de mort subite [voir la section 7 Mises en garde et précautions].
VV-LAB-106219 5.0 .
4 Posologie et administration
4.1 Considérations posologiques
- Le traitement par SOGROYA® doit être instauré et surveillé par des médecins qui possèdent les qualifications et l’expérience requises dans le diagnostic et la prise en charge des patients atteints de la maladie pour laquelle SOGROYA® est indiqué.
- La posologie de SOGROYA® doit être personnalisée en fonction de la réponse de chaque patient [voir la section 4.2 Posologie recommandée et ajustement posologique].
Passage à d’autres produits d’hormone de croissance
Seul un médecin ayant de l’expérience dans le diagnostic et la prise en charge des déficits en hormone de croissance peut faire passer un patient à un autre type ou à une autre marque d’hormone de croissance.
Les patients qui passent d’une hormone de croissance humaine à prise quotidienne à SOGROYA® une fois par semaine doivent choisir le jour privilégié pour la dose hebdomadaire et injecter la dose finale du traitement quotidien le jour précédant (ou au moins 8 heures avant) l’injection de la première dose de SOGROYA® une fois par semaine. Les patients qui passent d’une hormone de croissance humaine hebdomadaire à SOGROYA® une fois par semaine devraient maintenir le même jour d’administration de leur calendrier posologique hebdomadaire. Les patients doivent suivre les instructions pour la dose présentée à la section 4.2 Posologie recommandée et ajustement posologique.
4.2 Posologie recommandée et ajustement posologique
Tableau 1 – Posologies recommandées
| Population de patients | Posologie recommandée |
|---|---|
| Enfants atteints d’un DHC – jamais traités ou prenant auparavant un autre traitement par HC | 0,16 mg/kg/semaine |
| Adultes atteints d’un DHC | Posologie initiale recommandée |
| Âgés de 18 à < 60 ans, jamais traités ou prenant auparavant un autre traitement par HC | 1,5 mg/semaine |
| Âgés de 60 ans ou plus | 1,0 mg/semaine |
| Femmes prenant des œstrogènes par voie orale | 2,0 mg/semaine |
Enfants atteints d’un déficit en hormone de croissance (DHC) :
- Instaurer SOGROYA® à raison de 0,16 mg/kg de poids corporel une fois par semaine chez les patients n’ayant jamais été traités et les patients passant du traitement par l’hormone de croissance à prise quotidienne (somatropine) au somapacitan, sous la surveillance d’un professionnel de la santé chevronné.
- Surveiller étroitement le taux de croissance pendant la première année du traitement par SOGROYA®. Si le taux de croissance d’un patient n’augmente pas au cours de la première année, évaluer l’observance du traitement et d’autres causes de l’échec de la croissance (p. ex., hypothyroïdie, sous-nutrition, âge avancé des os).
Les patients qui ont été traités par SOGROYA® pour un DHC pendant l’enfance et dont les épiphyses sont fermées doivent être réévalués avant de poursuivre le traitement par SOGROYA®
VV-LAB-106219 5.0 .
- -dessous.
Évaluation du traitement chez les patients pédiatriques atteints d’un DHC
- La posologie de SOGROYA® peut être réduite sous la dose recommandée de 0,16 mg/kg/semaine selon les écarts-types (É.-T.) des taux sériques du facteur de croissance analogue à l’insuline 1 (insulin-like growth factor-I, IGF-I) en cas d’élévations répétées au-dessus de +2.
- Des échantillons de sang pour calculer les É.-T. de l’IGF-I pourraient être prélevés n’importe quel jour de la semaine suivant les injections de somapacitan. Le prélèvement d’échantillons 2 jours après l’injection permet de s’approcher de la valeur IGF-I maximale anticipée avec le plus de précision, alors qu’un prélèvement d’échantillons 4 jours après l’injection permet de s’approcher de la concentration moyenne d’IGF-I sur l’intervalle posologique hebdomadaire avec le plus de précision (voir le Tableau 2 ci-dessous).
Un guide pour calculer les valeurs moyennes de l’É.-T. des taux d’IGF-I et de la concentration d’IGF-I (ng/mL) à partir d’un échantillon sanguin prélevé après l’injection de somapacitan est présenté au Tableau 2, d’après les données d’essais cliniques menés chez des enfants atteints d’un DHC.
Tableau 2 – Tableau de calcul pour prédire les valeurs de l’É.-T. moyen des taux d’IGF-I et de la concentration moyenne d’IGF-I (mg/mL) en fonction du temps après la dose
| Calcul de l’É.-T. moy des taux d’IGF-I | Calcul de la concentration moy d’IGF-I (ng/mL) | ||||
|---|---|---|---|---|---|
Intervalle Jours (heures) après la dose | Ajustement des É.-T. mesurés des taux d’IGF-I pour s’approcher de l’É.-T. moy des taux d’IGF-Ia | Intervalle de prédiction de 90% pour la valeur d’ajustement des É.-T. des taux d’IGF-I | Ajustement des taux d’IGF-I mesurés (ng/mL) pour s’approcher de la concentration moy d’IGF-I (ng/mL)b | Coefficient de variation (%) de la valeur d’ajustement des taux d’IGF-I (ng/mL) | |
1 jour après la dose (25 à 48 heures) | É.-T. des taux d’IGF-I – 0,8 | ± 0,5 | IGF-I (ng/mL) x 0,8 | 9,0 | |
2 jours après la dose (49 à 72 heures) | É.-T. des taux d’IGF-I – 1,0 | ± 0,6 | IGF-I (ng/mL) x 0,7 | 8,3 | |
3 jours après la dose (73 à 96 heures) | É.-T. des taux d’IGF-I – 0,5 | ± 0,4 | IGF-I (ng/mL) x 0,9 | 7,4 | |
4 jours après la dose (97 à 120 heures) | Aucun ajustementc | S.O. | Aucun ajustementc | S.O. | |
5 jours après la dose (121 à 144 heures) | É.-T. des taux d’IGF-I + 0,7 | ± 0,4 | IGF-I (ng/mL) x 1,3 | 10 | |
6 jours après la dose (145 à 168 heures) | É.-T. des taux d’IGF-I + 1,1 | ± 0,6 | IGF-I (ng/mL) x 1,6 | 15 | |
- .
Abréviations : CV : coefficient de variation; DHC : déficit en hormone de croissance; É.-T. : écart-type; h : heures après la dose; IGF-I : facteur de croissance analogue à l’insuline 1 (insulin-like growth factor-I); IP : intervalle de prédiction; moy : moyen(ne).
a L’ajustement des valeurs d’É.-T. des taux d’IGF-I doit être effectué soit en ajoutant ou en soustrayant la valeur fournie dans le tableau en fonction du moment de l’obtention de l’échantillon.
b L’ajustement des valeurs de concentration d’IGF-I (ng/mL) doit être effectué en multipliant le facteur fourni dans le tableau en fonction du moment de l’obtention de l’échantillon.
c L’ajustement pour les valeurs obtenues de 97 à 120 heures après la dose n’est pas jugé requis puisque les ajustements prédits pour l’É.-T. des taux d’IGF-I + 0,1 (IP de 90 % +/0,3 É.-T.) et l’IGF-I (ng/mL) x 1.1 (CV % de 6,9) ne sont pas cliniquement pertinents.
Déficit en hormone de croissance chez les adultes (DHCA) :
- Instaurer SOGROYA® à une dose de 1,0 à 2,0 mg/semaine selon le Tableau 1.
- La dose de SOGROYA® doit être modifiée sur mesure pour chaque patient. Il est recommandé d’augmenter graduellement la dose à intervalles de 2 à 4 semaines, par paliers de 0,5 mg à 1,5 mg, selon la réponse clinique du patient et la survenue d’effets indésirables jusqu’à une dose maximale de 8 mg de SOGROYA® par semaine.
- La dose d’entretien de SOGROYA® varie d’une personne à l’autre et selon le sexe des patients. La dose d’entretien moyenne de SOGROYA® dans l’essai clinique de phase III était de 2,4 mg/semaine [voir la section 14 Études cliniques].
Évaluation du traitement chez les patients adultes atteints d’un DHC
- Les taux sériques d’IGF-I (prélevés 3 à 4 jours après l’administration de la dose) peuvent servir de guide pour l’ajustement de la dose. L’ajustement de la dose doit être personnalisé avec comme objectif d’atteindre un É.-T. des taux d’IGF-I compris dans l’intervalle de référence supérieur ajusté en fonction de l’âge (intervalle de référence supérieur de l’É.-T. des taux d’IGF-I : 0 et +2) dans les 12 mois suivant l’ajustement.
- Si cette plage cible ne peut être atteinte au cours de cette période ou si le patient n’obtient pas la réponse clinique souhaitée, d’autres options de traitement doivent être envisagées.
- Il est recommandé de réduire la dose de SOGROYA® chez les patients présentant des écarts-types (É.-T.) des taux d’IGF-I supérieurs à +2 à répétition.
- Pendant le traitement d’entretien par SOGROYA®, il faut envisager d’évaluer l’efficacité et l’innocuité à des intervalles d’environ 6 à 12 mois; celles-ci peuvent être évaluées à l’aide de la biochimie (taux d’IGF-I, de glucose et de lipides), de la composition corporelle et de l’indice de masse corporelle.
Patients atteints d’un DHCA âgés de 60 ans et plus :
Instaurer SOGROYA® à raison d’une dose de 1 mg une fois par semaine et augmenter la dose par paliers plus faibles lors de l’ajustement de la dose. Voir ci-dessus pour les recommandations en matière de surveillance et la dose maximale recommandée de SOGROYA®.
Patients atteints d’insuffisance hépatique
- SOGROYA® n’a pas fait l’objet d’études chez les enfants atteints d’insuffisance hépatique.
Aucune modification de la dose initiale n’est nécessaire chez les patients adultes atteints d’insuffisance hépatique. Puisque la dose de SOGROYA® est modifiée sur mesure selon les besoins de chaque patient, aucune autre modification posologique n’est nécessaire. On ne dispose d’aucun renseignement concernant l’utilisation de SOGROYA® chez les patients atteints d’insuffisance
VV-LAB-106219 5.0 .
- hépatique grave.
Patients atteints d’insuffisance rénale
- SOGROYA® n’a pas été étudié chez les enfants atteints d’insuffisance rénale.
- Aucune modification de la dose initiale n’est nécessaire chez les patients adultes atteints d’insuffisance rénale. Puisque la dose de SOGROYA® est modifiée sur mesure selon les besoins de chaque patient, aucune autre modification posologique n’est nécessaire.
Sexe
Les femmes peuvent avoir besoin de doses plus élevées de SOGROYA® que les hommes. Cela signifie qu’il existe un risque que les femmes, en particulier celles sous œstrogénothérapie par voie orale (hormonothérapie substitutive ou prise d’un contraceptif), reçoivent une dose insuffisante. On doit envisager de modifier la voie d’administration des œstrogènes (p. ex., transdermique, vaginale) chez les femmes qui reçoivent une œstrogénothérapie par voie orale. Chez les femmes sous œstrogénothérapie par voie orale (peu importe l’âge), instaurer SOGROYA® à une dose de 2 mg une fois par semaine.
Race et origine ethnique
Selon les analyses pharmacocinétiques/pharmacodynamiques de population, aucune modification posologique n’est nécessaire en fonction de la race. Dans le cadre des études cliniques sur le DHCA, l’origine ethnique n’a pas été étudiée en raison de la petite taille de l’échantillon utilisé dans le programme de développement (15 sujets [4,5 %] hispaniques ou latino-américains ayant reçu du somapacitan).
4.4 Administration
SOGROYA® doit être administré une fois par semaine à tout moment de la journée.
Les patients peuvent s’auto-injecter SOGROYA® après avoir lu les directives d’utilisation dans les Renseignements destinés aux patients.
Les enfants atteints d’un DHC ou leurs aidants peuvent injecter SOGROYA® par voie sous-cutanée dans l’abdomen, les cuisses, les fesses ou le haut des bras. Il faut changer de point d’injection chaque semaine.
Les patients adultes atteints d’un DHC peuvent injecter SOGROYA® par voie sous-cutanée dans l’abdomen, les cuisses ou les fesses. Il faut changer de point d’injection chaque semaine.
Ne pas injecter le médicament dans un endroit où la peau est sensible, meurtrie, érythémateuse (rouge) ou dure.
Flexibilité quant au moment de l’injection :
Le jour de l’injection hebdomadaire peut être modifié si nécessaire, tant que l’intervalle entre deux doses est d’un minimum de 4 jours (96 heures). Après le choix d’un nouveau jour d’injection, l’administration une fois par semaine doit être poursuivie.
Dans les cas où l’injection au jour prévu n’est pas possible, SOGROYA® une fois par semaine peut être administré jusqu’à 2 jours avant ou 3 jours après le jour d’injection hebdomadaire prévu, pourvu que
- .
l’intervalle entre deux doses soit d’au moins 4 jours (96 heures). On doit reprendre l’administration le jour de la semaine normalement prévu pour l’injection.
4.5 Dose oubliée
On conseille aux patients qui oublient une dose de s’injecter SOGROYA® dès que possible après s’en être aperçu dans les 3 jours suivant la dose oubliée, puis de reprendre leur calendrier posologique habituel une fois par semaine. Si plus de 3 jours se sont écoulés, la dose oubliée doit être omise et la dose suivante doit être administrée le jour normalement prévu pour l’injection. Si deux doses ou plus ont été oubliées, on doit reprendre l’administration le jour normalement prévu pour l’injection.
5 Surdose
Les doses de SOGROYA® supérieures à 0,16 mg/kg/semaine chez les patients pédiatriques et supérieures à 8 mg/semaine chez les patients adultes n’ont pas fait l’objet d’études. D’après l’expérience acquise avec les produits à base d’hormone de croissance à prise quotidienne, un surdosage à court terme pourrait entraîner initialement une hypoglycémie et par la suite une hyperglycémie. Un surdosage à long terme pourrait entraîner des signes et symptômes de gigantisme et/ou d’acromégalie, ce qui correspond aux effets d’un excès d’hormone de croissance.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 3 - Formes posologiques, teneurs et composition
L’emballage primaire de SOGROYA® est une cartouche en verre de 1,5 mL (verre incolore de type I) dotée d’un piston fait de caoutchouc chlorobutyl et d’un bouchon en caoutchouc bromobutyl/isoprène scellé par un capuchon en aluminium.
La cartouche est contenue dans un stylo multidose jetable chromocodé fait de polypropylène, de polyacétal, de polycarbonate et de styrène-butadiène-acrylonitrile, en plus de deux ressorts métalliques. La cartouche est scellée de façon permanente dans un stylo injecteur.
| Voie d’administration | Forme posologique /teneur/composition | Ingrédients non médicinaux |
| Sous-cutanée | Solution pour injection dans un stylo prérempli : 5 mg/1,5 mL 10 mg/1,5 mL 15 mg/1,5 mL | Acide chlorhydrique (pour l’ajustement du pH), eau pour injection, histidine, hydroxyde de sodium (pour l’ajustement du pH), mannitol, phénol et poloxamer 188 |
VV-LAB-106219 5.0 .
Le stylo SOGROYA® à 5 mg/1,5 mL (3,3 mg/mL) administre des doses de 0,025 mg à 2 mg par paliers de 0,025 mg (0,0075 mL).
Le stylo SOGROYA® à 10 mg/1,5 mL (6,67 mg/mL) administre des doses de 0,05 mg à 4 mg par paliers de 0,05 mg (0,0075 mL).
Le stylo SOGROYA® à 15 mg/1,5 mL (10 mg/mL) administre des doses de 0,10 mg à 8 mg par paliers de 0,1 mg (0,01 mL).
Le bouton-doseur et le capuchon du stylo injecteur sont chromocodés selon la concentration :
- 5 mg/1,5 mL est de couleur sarcelle
- 10 mg/1,5 mL est de couleur jaune
- 15 mg/1,5 mL est de couleur rouge rubine
Emballage de la solution injectable SOGROYA® (5 mg/1,5 mL, 10 mg/1,5 mL et 15 mg/1,5 mL) dans un stylo prérempli : une boîte contenant 1 stylo.
7 Mises en garde et précautions
Généralités
Maladie grave aiguë
Le traitement par des produits à base d’hormone de croissance a été associé à une mortalité accrue chez les patients atteints d’une maladie grave aiguë en raison de complications à la suite d’une intervention chirurgicale à cœur ouvert, d’une chirurgie abdominale ou de polytraumatismes, ou chez les patients en insuffisance respiratoire aiguë. Si les patients recevant du somapacitan deviennent gravement malades, on doit arrêter le traitement par le somapacitan [voir la section 2 Contre-indications].
Syndrome de Prader-Willi
SOGROYA® n’a pas fait l’objet d’études chez les patients atteints du syndrome de Prader-Willi. Des décès ont été signalés après l’instauration d’un traitement par la somatropine chez des enfants atteints du syndrome de Prader-Willi qui présentaient un ou plusieurs des facteurs de risque suivants : obésité sévère, antécédents d’obstruction des voies respiratoires supérieures ou d’apnée du sommeil, ou infection respiratoire non identifiée.
Cancérogenèse et mutagenèse
Tumeur maligne active
Il existe un risque accru de progression tumorale avec un traitement par hormone de croissance chez les patients atteints d’une tumeur maligne active [voir la section 2 Contre-indications]. Toute tumeur maligne préexistante doit être inactive et son traitement doit être terminé avant l’instauration du traitement par le somapacitan. Il faut arrêter le traitement en cas de signes de tumeur maligne active.
Risque de néoplasme secondaire
D’après l’expérience acquise avec les produits à base d’hormone de croissance, il existe un risque accru de second néoplasme (bénin ou malin) chez les survivants de cancer infantile. Les tumeurs
VV-LAB-106219 5.0 .
intracrâniennes, en particulier les méningiomes chez les patients traités par radiation à la tête pour leur premier néoplasme, étaient les néoplasmes secondaires les plus courants. Il faut surveiller de près les patients ayant obtenu une rémission complète d’une affection maligne, afin de déceler tout signe de récidive après le début du traitement par le somapacitan.
Risque de malignité pendant le traitement
Il existe un risque d’altérations malignes des nævi préexistants avec le traitement par hormone de croissance. Il faut surveiller étroitement les patients qui reçoivent un traitement par le somapacitan afin de déceler tout signe de croissance accrue ou d’altérations malignes potentielles des nævi préexistants. Il faut demander aux patients et aux aidants de signaler les changements de comportement marqués, l’apparition de maux de tête, les troubles de la vue et/ou tout changement dans la pigmentation de la peau ou dans l’apparence des nævi préexistants.
Appareil cardiovasculaire
Œdème
Une rétention d’eau peut se produire pendant le remplacement de l’hormone de croissance. Les manifestations cliniques de rétention hydrique (p. ex., œdème et syndromes de compression nerveuse, y compris le syndrome du canal carpien) sont habituellement transitoires et dépendantes de la dose.
Système endocrinien et métabolisme
Insuffisance corticosurrénalienne
Chez les patients recevant un traitement par hormone de croissance qui présentent ou sont susceptibles de présenter un déficit en corticotropine, on pourrait observer une réduction des taux sériques de cortisol et/ou dévoiler une insuffisance surrénalienne centrale (secondaire) non diagnostiquée. De plus, les patients traités par glucocorticoïdes de substitution pour une insuffisance surrénalienne diagnostiquée précédemment pourraient avoir besoin d’une augmentation de leur dose d’entretien ou de leur « dose de stress » après l’instauration du traitement par hormone de croissance. Il faut surveiller les patients pour déceler une réduction des taux sériques de cortisol et/ou la nécessité d’une augmentation de la dose de glucocorticoïdes chez ceux présentant une insuffisance surrénalienne confirmée.
Intolérance au glucose et diabète sucré
Le traitement par hormone de croissance peut réduire la sensibilité à l’insuline, en particulier chez les patients recevant de fortes doses. Par conséquent, des cas d’hyperglycémie et de nouvelle apparition du diabète de type 2 ont été signalés chez des patients recevant une hormone de croissance. La glycémie doit être vérifiée régulièrement chez tous les patients traités par hormone de croissance, en particulier chez ceux qui présentent des facteurs de risque de diabète sucré. Les patients atteints de diabète de type 1 ou de diabète de type 2 préexistant, ou ceux qui présentent une intolérance au glucose doivent être étroitement surveillés durant le traitement par hormone de croissance [voir la section 9.4 Interactions médicament-médicament]. Il peut s’avérer nécessaire de modifier les doses des agents antidiabétiques lors de l’instauration du traitement par hormone de croissance chez ces patients.
Fonction thyroïdienne
L’hormone de croissance augmente la conversion extrathyroïdienne de la T4 en T3 et peut, par
VV-LAB-106219 5.0 .
conséquent, dévoiler une hypothyroïdie naissante. Étant donné que l’hypothyroïdie entrave la réponse au traitement par hormone de croissance, les patients doivent subir régulièrement un test de la fonction thyroïdienne et doivent recevoir un traitement substitutif par l’hormone thyroïdienne lorsque cela est indiqué.
Appareil digestif
Pancréatite
Des cas de pancréatite ont été signalés chez des patients recevant un traitement par hormone de croissance. Le risque peut être plus élevé chez les enfants que chez les adultes. On doit envisager une pancréatite chez les patients qui présentent une douleur abdominale intense et persistante.
Système immunitaire
Lipohypertrophie/lipoatrophie
Lorsque SOGROYA® est injecté au même endroit sur une longue période de temps, une lipohypertrophie ou une lipoatrophie peut survenir. Il faut changer de point d’injection pour réduire ce risque.
Hypersensibilité
Des réactions d’hypersensibilité généralisées graves (p. ex., anaphylaxie, œdème de Quincke) ont été signalées avec les produits à base d’hormone de croissance. En cas de réaction d’hypersensibilité grave, il faut cesser immédiatement d’utiliser le somapacitan et traiter le patient rapidement conformément à la norme de soins, puis surveiller le patient jusqu’à la disparition des signes et symptômes. Ne pas utiliser chez les patients ayant déjà présenté une hypersensibilité au somapacitan [voir la section 2 Contre-indications].
Appareil musculosquelettique
Troubles épiphysaires
Les troubles épiphysaires, y compris l’épiphysiolyse fémorale supérieure, peuvent être plus fréquents chez les patients présentant une croissance rapide. Tout patient pédiatrique se mettant à boiter ou se plaignant d’une douleur à la hanche ou au genou pendant le traitement doit être soigneusement évalué.
Scoliose
Le traitement par hormone de croissance accélère la croissance, et une scoliose préexistante peut évoluer chez les patients qui présentent une croissance rapide. Il n’a pas été démontré que le traitement par hormone de croissance augmentait le risque de survenue d’une scoliose. Il faut surveiller les patients qui ont des antécédents de scoliose afin de détecter toute progression de la maladie.
Épiphysiolyse fémorale supérieure
Chez les enfants présentant une croissance rapide et les patients atteints de troubles endocriniens, y compris le DHC, l’épiphysiolyse fémorale supérieure peut être plus fréquente que dans la population générale. Les enfants présentant des douleurs persistantes à la hanche ou au genou et/ou se mettant à boiter pendant le traitement par le somapacitan doivent faire l’objet d’un examen clinique.
VV-LAB-106219 5.0 .
Ostéonécrose de la tête fémorale
L’ostéonécrose de la tête fémorale a été signalée chez des patients recevant d’autres produits à base d'hormone de croissance.
Système nerveux
Hypertension intracrânienne bénigne
En cas de maux de tête intenses ou récurrents, de symptômes visuels, de nausées et/ou de vomissements, il est recommandé de procéder à un examen du fond de l’œil pour y rechercher des signes d’un œdème papillaire. Si un œdème papillaire est confirmé, on doit envisager un diagnostic d’hypertension intracrânienne bénigne et arrêter le traitement par hormone de croissance. Une fois les signes et symptômes résolus et en cas de reprise du traitement par hormone de croissance, on doit envisager de reprendre le traitement à une dose plus faible. Une surveillance étroite des symptômes de l’hypertension intracrânienne est nécessaire.
Santé reproductive
Fertilité
On ne dispose pas de données cliniques sur l’utilisation de SOGROYA® ni sur son effet potentiel sur la fertilité.
Données sur les animaux
Dans une étude sur la fertilité chez les animaux, le somapacitan a induit des cycles œstraux irréguliers et des cycles œstraux plus longs chez les rates; cependant, aucun effet indésirable sur la fertilité n’a été observé [voir la section 16 Toxicologie non clinique].
7.1 Populations particulières
7.1.1 Grossesse
On ne dispose d’aucune donnée sur l’utilisation de SOGROYA® chez les femmes enceintes.
Données sur les animaux [voir la section 16 Toxicologie non clinique]
Dans une étude sur le développement embryofœtal chez le rat, l’administration du somapacitan à des rates gravides pendant la période d’organogenèse a entraîné des malformations squelettiques fœtales consistant en un raccourcissement/une courbure/un épaississement des os longs à une dose de 18 mg/kg de poids corporel/jour (305 fois l’exposition clinique à la dose maximale recommandée chez l’humain [DMRH] de 8 mg/semaine), qui n’ont pas été observées à des doses plus faibles de 2 et 6 mg/kg de poids corporels/jour (5 et 24 fois l’exposition clinique à la DMRH de 8 mg/semaine).
Dans une étude sur le développement embryofœtal chez le lapin, l’administration du somapacitan à des lapines gravides pendant la période d’organogenèse a entraîné une réduction de la croissance fœtale à des doses ≥ 1 mg/kg de poids corporel tous les deux jours (≥ 17 fois l’exposition clinique à la DMRH de 8 mg/semaine).
VV-LAB-106219 5.0 .
Dans une étude sur le développement prénatal et postnatal chez le rat, l’administration du somapacitan à des rates gravides a entraîné une augmentation de l’incidence des cas de dilatation du pelvis rénal chez la progéniture F1 au jour 21 après la naissance à des doses ≥ 4 mg/kg de poids corporel deux fois par semaine (29 fois l’exposition clinique à la DMRH de 8 mg/semaine), ce qui n’a pas été observé chez les adultes de génération F1. Des cycles œstraux acycliques ont également été observés chez la progéniture femelle F1 après l’exposition maternelle à une dose de 18 mg/kg de poids corporel deux fois par semaine (787 fois l’exposition clinique à la DMRH de 8 mg/semaine). De plus, le somapacitan a été détecté dans le plasma de la progéniture F1 après l’exposition maternelle à une dose de 18 mg/kg de poids corporel deux fois par semaine.
Le somapacitan et/ou ses métabolites ont été détectés dans les tissus fœtaux des rats (la concentration la plus élevée se trouvait dans les reins fœtaux) après leur administration à des rates gravides, indiquant un transfert à travers la barrière placentaire.
7.1.2 Allaitement
Il n’existe aucune donnée sur la présence de SOGROYA® dans le lait maternel, l’effet sur le nourrisson allaité ou les effets sur la production de lait. On a observé que des substances liées au somapacitan ont été sécrétées dans le lait des rates en lactation. Lorsqu’une substance est présente dans le lait maternel chez l’animal, il est probable que la substance soit présente dans le lait maternel chez l’humain. Un risque pour les nouveau-nés ou les nourrissons allaités ne peut être exclu. Une décision doit être prise quant à savoir s’il y a lieu d’arrêter l’allaitement ou bien d’arrêter le traitement par SOGROYA® ou de s’en abstenir, en tenant compte des bienfaits de l’allaitement pour l’enfant et des bienfaits du traitement pour la femme.
7.1.3 Enfants et adolescents
L’efficacité et l’innocuité de SOGROYA® ont été évaluées chez des patients pédiatriques atteints d’un retard de croissance dû à un déficit en hormone de croissance [voir la section 1 Indications].
7.1.4 Personnes âgées
Dans les études cliniques, sur 333 patients traités par SOGROYA®, 80 au total (24 %) étaient âgés de 60 ans ou plus et 3 (0,9 %) étaient âgés de 75 ans ou plus [voir la section 14 Études cliniques]. Les sujets âgés de plus de 60 ans semblaient présenter une exposition plus élevée que les sujets plus jeunes à la même dose. Les patients âgés peuvent être plus sensibles à l’action du somapacitan et donc être exposés à un risque accru d’effets indésirables. Par conséquent, des doses plus faibles de SOGROYA® peuvent être nécessaires chez les patients âgés. Pour obtenir de plus amples renseignements, voir la section 4.2 Posologie recommandée et ajustement posologique.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Chez les enfants, les effets indésirables (EI) les plus courants sont (d’après l’essai pivot 4263 [REAL 4]) : maux de tête (12 %), hypothyroïdie (5 %), réactions au point d’injection* (5 %), œdème périphérique (3 %), arthralgie (2 %), hyperglycémie (2 %), fatigue (2 %) et insuffisance corticosurrénalienne (1,5 %).
VV-LAB-106219 5.0 .
Chez les adultes, les EI liés au médicament les plus courants sont (d’après l’essai pivot 4054 [REAL 1]) : maux de tête (12 %), arthralgie (7 %), fatigue (6 %), œdème périphérique (4 %), insuffisance corticosurrénalienne (3 %), asthénie (3 %), paresthésie (2 %), hypothyroïdie (1,8 %), réaction au point d’injection (1 %), hyperglycémie (1 %), syndrome du canal carpien (0,9%), et lipohypertrophie (0,4 %).
* Les réactions au point d’injection étaient les suivantes : ecchymose au point d’injection (1,5 %), douleur au point d’injection (1,5 %), hématome au point d’injection (1,5 %), et enflure au point d’injection (0,8 %).
8.2 Effets indésirables observés au cours des études cliniques – enfants
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
SOGROYA® a été étudié dans le cadre d’une étude clinique multinationale, ouverte, à répartition aléatoire en groupes parallèles, contrôlée par comparateur actif menée sur une période de 52 semaines auprès de 200 patients pédiatriques prépubertaires n’ayant jamais été traités et présentant un déficit en hormone de croissance [voir la section 14 Études cliniques]. Le tableau 4 présente les événements indésirables courants survenus chez > 2 % des patients traités dans le cadre de cet essai.
Tableau 4 – Événements indésirables survenus chez > 2 % des patients pédiatriques traités par SOGROYA® et plus fréquemment que chez les patients pédiatriques traités par la somatropine à prise quotidienne (52 semaines de traitement)
Somatropine (n = 68) % | SOGROYA® (n = 132) % | ||||
| Troubles endocriniens | |||||
| Hypothyroïdie | 1,5 | 3,0 | |||
| Gastro-intestinal | |||||
| Constipation | 1,5 | 3,0 | |||
| Troubles généraux et anomalies au site d’administration | |||||
| Enflure du visage | 0 | 2,3 | |||
| Troubles musculosquelettiques et du tissu conjonctif | |||||
| Extrémités douloureuses | 2,9 | 9,1 | |||
| Troubles du système nerveux | |||||
| Mal de tête | 8,8 | 12,1 | |||
| TROUBLES RESPIRATOIRES, THORACIQUES ET MÉDIASTINAUX | |||||
| Toux | 2,9 | 4,5 | |||
| Infections et infestations | |||||
| Nasopharyngite | 10,3 | 11,4 | |||
| Infection des voies respiratoires | 2,9 | 3,0 | |||
| Infection des voies respiratoires supérieures | 1,5 | 2,3 | |||
Les maux de tête ont été très fréquemment observés (12 %). Presque tous les cas étaient de gravité légère et la majorité des cas se sont rétablis.
VV-LAB-106219 5.0 .
8.2.1 Effets indésirables observés au cours des études cliniques – adultes
SOGROYA® a été étudié chez des patients adultes atteints d’un DHC dans le cadre d’un essai à double insu et contrôlé par placebo de 35 semaines portant sur un groupe témoin actif [voir la section 14 Études cliniques]. Les événements indésirables survenus à une fréquence > 2 % avec SOGROYA® sont présentés au tableau 5.
Tableau 5 – Événements indésirables survenus chez > 2 % des adultes atteints d’un DHC traités par SOGROYA® et plus fréquemment# que chez les patients traités par placebo pendant 34 semaines
SOGROYA® (n = 120) % | Placebo (n = 61) % | |
| Troubles du sang et du système lymphatique | ||
| Anémie | 2,5 | 0 |
| Gastro-intestinal | ||
| Dyspepsie | 5 | 3,3 |
| Vomissements | 3,3 | 1,6 |
| Troubles généraux et anomalies au site d’administration | ||
| Œdème périphérique | 3,3 | 1,6 |
| Troubles du métabolisme et de la nutrition | ||
| Insuffisance surrénalienne | 3,3 | 1,6 |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Dorsalgie | 10 | 3,3 |
| Arthralgie | 6,7 | 1,6 |
| Troubles du système nerveux | ||
| Étourdissements | 4,2 | 1,6 |
| Troubles psychiatriques | ||
| Trouble du sommeil | 4,2 | 1,6 |
| Infections et infestations | ||
| Amygdalite | 3,3 | 1,6 |
| Investigations | ||
| Augmentation de la créatine phosphokinase sanguine | 3,3 | 0 |
| Augmentation du poids | 3,3 | 0 |
| Troubles vasculaires | ||
| Hypertension | 3,3 | 1,6 |
# Comprenait les effets indésirables signalés avec une incidence au moins 1 % plus élevée chez le groupe SOGROYA® que chez le groupe placebo.
Un plus grand nombre de patients traités par SOGROYA® sont passés de taux initiaux normaux à des taux élevés de phosphate et de créatine phosphokinase à la fin de l’essai comparativement au groupe placebo (17,5 % p/r à 4,9 % et 9,2 % p/r à 6,6 %, respectivement); ces changements biochimiques sont survenus de façon intermittente et n’ont pas progressé.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques – enfants
Les événements indésirables observés au cours des essais cliniques à une fréquence inférieure à 2 % et plus fréquemment chez les patients traités par le somapacitan qu’avec la somatropine dans l’étude pivot 4263 [voir la section 14 Études cliniques] sont présentés ci-dessous :
Troubles du sang et du système lymphatique – lymphadénopathie, anémie
VV-LAB-106219 5.0 .
Troubles congénitaux, familiaux et génétiques – cryptorchidie
Troubles de l’oreille et du labyrinthe – bouchon de cérumen, acouphène
Troubles endocriniens – hypothyroïdie secondaire, déficit en hormone adrénocorticotrope, insuffisance corticosurrénalienne secondaire
Troubles oculaires – irritation oculaire, prurit oculaire, kyste de la paupière, hypermétropie, œdème périorbitaire
Troubles gastro-intestinaux – douleur abdominale, reflux gastro-œsophagien pathologique, mal de dents, hernie ombilicale
Troubles généraux et anomalies au site d’administration – fatigue, hématome au point d’injection, gêne thoracique, œdème du visage, hyperthermie, enflure au point d’injection, réaction locale, enflure périphérique, enflure
Troubles du système immunitaire – allergie alimentaire
Infections et infestations – gastroentérite virale, syndrome pieds-mains-bouche (SPMB), otite moyenne aiguë, sinusite aiguë, infection fongique, infection virale gastro-intestinale, herpangine, impétigo, infection, infection parasitaire, tuberculose latente, pharyngite, pneumonie, infection virale des voies respiratoires, sinusite, infection streptococcique, amygdalite à streptocoque, trachéite, infection urinaire, infection virale des voies respiratoires supérieures
Blessure, empoisonnement et complications liées aux interventions – fracture de la main, blessure à la tête, sous-dose accidentelle, commotion, contusion oculaire, chute, fracture du pied, luxation, lésion nasale, douleur procédurale, abrasion cutanée, lacération cutanée, piqûre venimeuse
Investigations – augmentation des lipoprotéines de basse densité, anomalies du cholestérol sanguin, augmentation de la créatine phosphokinase sanguine, augmentation de la glycémie, augmentation de l’hormone thyréostimulante, diminution du cortisol, résultat positif au test de dépistage du SARS-CoV-2
Néoplasmes bénins, malins et non précisés (y compris kystes et polypes) – lymphangiome
Troubles du système nerveux – trouble cognitif, présyncope, somnolence
Troubles du métabolisme et de la nutrition – déshydratation, dyslipidémie, glycémie à jeun altérée, déficit en iode
Troubles musculosquelettiques et du tissu conjonctif – myalgie, arthrite réactive, douleurs de croissance
Troubles psychiatriques – anxiété, énurésie, cauchemar, trouble du sommeil
Troubles de l’appareil génital et troubles mammaires – balanoposthite
Troubles respiratoires, thoraciques et médiastinaux – inflammation des voies respiratoires supérieures, rhinite allergique, hypertrophie adénoïdienne, congestion nasale, rhinorrhée
VV-LAB-106219 5.0 .
Troubles de la peau et du tissu sous-cutané – dermatite atopique, érythème, prurit, alopécie, peau sèche, purpura d’Henoch-Schönlein, kératose pilaire, lipodystrophie acquise, fièvre miliaire, poïkilodermie, psoriasis, fissures cutanées
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – adultes
Les événements indésirables observés au cours des essais cliniques à une fréquence inférieure à 2 % et plus fréquemment chez les patients traités par le somapacitan qu’avec la somatropine et le placebo dans l’étude pivot 4054 [voir la section 14 Études cliniques] sont présentés ci-dessous :
Troubles du sang et du système lymphatique – lymphadénopathie, anémie ferriprive, thrombocytopénie
Troubles cardiaques – trouble cardiovasculaire, malaise cardiaque, incompétence de la valvule mitrale, incompétence de la valvule aortique, dysfonction ventriculaire gauche
Troubles congénitaux, familiaux et génétiques – myotonie congénitale
Troubles endocriniens – insuffisance corticosurrénalienne aiguë, masse thyroïdienne
Troubles oculaires – hémorragie conjonctivale, prurit oculaire, sécheresse oculaire
Troubles gastro-intestinaux – malaise épigastrique, sécheresse buccale, distension abdominale, hernie inguinale, polype du gros intestin
Troubles généraux et anomalies au site d’administration – douleur thoracique non cardiaque, nodule
Trouble du système immunitaire – allergie saisonnière
Infections et infestations – herpès zoster (zona), infection de l’oreille, infection des voies respiratoires inférieures, cystite, herpès buccal, pharyngite à streptocoque, herpès simplex, otite moyenne, infection vaginale, kyste pilonidal, abcès dentaire, infection bactérienne des voies respiratoires supérieures, laryngite, orgelet, infection virale, sepsie
Blessure, empoisonnement et complications liées aux interventions – piqûre par un arthropode, blessure aux membres, fracture du poignet
Investigations – augmentation de la créatinine sanguine, augmentation de la phosphatase alcaline sanguine, augmentation de la bilirubine sanguine, diminution du potassium sanguin, diminution de la thyroxine, ganglion palpable, hausse de la clairance rénale de la créatinine, augmentation de la gamma-glutamyltransférase, électrocardiogramme anormal, baisse des hormones thyroïdiennes
Troubles du métabolisme et de la nutrition – goutte, rétention hydrique, hypertriglycéridémie, hypoglycémie, carence en vitamine D
VV-LAB-106219 5.0 .
Troubles musculosquelettiques et du tissu conjonctif – faiblesse musculaire, dégénérescence de disque intervertébral, costochondrite, exostose, épanchement articulaire, malformation des membres, protrusion des disques intervertébraux, contraction musculaire, myosite, arthrose, fasciite plantaire
Troubles du système nerveux – hypersomnie, sciatique
Troubles psychiatriques – trouble affectif, dépression
Troubles rénaux et urinaires – douleur à la vessie, polyurie, incontinence urinaire
Troubles de l’appareil génital et troubles mammaires – douleur aux mamelons
Troubles respiratoires, thoraciques et médiastinaux – hypersécrétion des sinus paranasaux, dyspnée paroxystique nocturne, érythème pharyngé, congestion des sinus, congestion nasale
Troubles de la peau et du tissu sous-cutané – lipohypertrophie, lipodystrophie acquise, onychoclasie, papule, acné, alopécie, dermatite de contact allergique, masse cutanée, éruption érythémateuse, éruption papuleuse, hyperkératose, éruption cutanée généralisée, psoriasis pustuleux
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude formelle sur les interactions médicamenteuses n’a été réalisée avec le somapacitan.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 6 – Interactions médicamenteuses importantes sur le plan clinique avec SOGROYA®
| [Nom propre/ nom usuel] | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Enzyme microsomale 11 bêta-hydroxystéroïde | T | L’enzyme microsomale 11 bêta-hydroxystéroïde déshydrogénase de type 1 (11 bêta-HSD-1) est nécessaire à la conversion de la cortisone en son métabolite actif, le cortisol, dans les tissus hépatiques et adipeux. L’HC inhibe l’enzyme 11 bêta-HSD-1. Par conséquent, les personnes chez lesquelles le DHC n’est pas traité présentent une hausse relative des taux de l’enzyme 11 bêta-HSD-1 et du cortisol sérique. L’instauration du traitement par SOGROYA® peut entraîner l’inhibition de l’enzyme 11 bêta-HSD-1 et une | Les patients traités par des glucocorticoïdes de substitution pour une insuffisance surrénalienne pourraient avoir besoin d’une augmentation de leur dose d’entretien ou de leur « dose de stress » après l’instauration de SOGROYA® [voir la section 7 Mises en garde et précautions]. |
VV-LAB-106219 5.0 .
| réduction des concentrations sériques de cortisol. | |||
| Médicaments métabolisés par le cytochrome P450 | T | Des données publiées limitées indiquent que le traitement par HC augmente la clairance de l’antipyrine médiée par le cytochrome P450 (CYP450). SOGROYA® peut modifier la clairance des composés connus pour être métabolisés par les enzymes hépatiques du CYP450. | Une surveillance étroite est recommandée lorsque SOGROYA® est administré en association avec des médicaments métabolisés par les enzymes hépatiques du CYP450. |
|---|---|---|---|
| Œstrogène par voie orale | T | Les œstrogènes par voie orale peuvent réduire la réponse sérique de l’IGF-I à SOGROYA®. | Les patientes recevant une œstrogénothérapie orale peuvent avoir besoin de doses plus élevées de SOGROYA®[voir la section 4 Posologie et administration]. |
| Insuline et/ou autres hypoglycémiants | T | Le traitement par SOGROYA® peut réduire la sensibilité à l’insuline, en particulier chez les patients recevant de fortes doses. | Les patients atteints de diabète sucré peuvent nécessiter une modification de leurs doses d’insuline et/ou d’autres hypoglycémiants [voir la section 7 Mises en garde et précautions]. |
Légende : É = étude de cas; EC = essai clinique; T = théorique.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le somapacitan (tout comme l’HC endogène) se lie à un récepteur dimère de l’HC dans la membrane cellulaire des cellules cibles, ce qui entraîne une transduction du signal intracellulaire et une multitude d’effets pharmacodynamiques. Certains de ces effets pharmacodynamiques sont principalement médiés par l’IGF-I produit dans le foie et aussi localement (p. ex., croissance squelettique, synthèse des protéines), tandis que d’autres sont principalement attribuables aux effets directs du somapacitan (p. ex., lipolyse).
| VV-LAB-106219 5.0 . |
10.2 Pharmacodynamie
Une réponse de l’IGF-I dépendant de la dose, inférieure à la réponse proportionnelle à la dose, est induite après l’administration du somapacitan chez les patients atteints d’un DHCA (n = 26). L’IGF-I à l’état d’équilibre a été atteint après 1 ou 2 doses hebdomadaires avec des concentrations cumulatives limitées d’IGF-I. La réponse de l’IGF-I est maximale 2 à 4 jours après l’administration.
Chez les enfants atteints d’un DHC, le somapacitan produit une réponse linéaire de l’IGF-Ià la dose, avec une variation moyenne de 0,02 mg/kg entraînant une variation de l’écart-type (É.-T.) des taux d’IGF-I de 0,32.
Électrophysiologie cardiaque (QTc)
L’effet potentiel du somapacitan chez des patients adultes atteints d’un DHC sur la repolarisation cardiaque a été évalué en fonction d’ECG réalisés environ au moment de la Cmax pour le somapacitan à des doses thérapeutiques dans l’essai pivot de phase III REAL 1. Il n’y avait aucune corrélation/association entre la variation de l’intervalle QTcF par rapport aux valeurs initiales et la concentration de somapacitan. Les résultats de l’interprétation globale des ECG et de l’évaluation des événements indésirables liés à l’innocuité cardiaque n’ont indiqué aucun signe relatif à l’innocuité.
10.3 Pharmacocinétique
La pharmacocinétique (PK) du somapacitan après une administration sous-cutanée a été étudiée à des doses de 0,02 à 0,16 mg/kg/semaine chez les patients pédiatriques atteints d’un DHC, à des doses de 0,02 à 0,12 mg/kg chez les patients adultes atteints d’un DHC, et à des doses de 0,01 à 0,32 mg/kg chez les adultes en bonne santé.
Dans l’ensemble, le somapacitan présente une pharmacocinétique non linéaire. Toutefois, dans la gamme posologique cliniquement pertinente du somapacitan chez les adultes atteints d’un DHC, la pharmacocinétique du somapacitan est approximativement linéaire.
10.4 Immunogénicité
L’incidence observée des anticorps anti-médicament dépend fortement de la sensibilité et de la spécificité de l’analyse. Les différences dans les méthodes d’analyse empêchent de faire des comparaisons significatives de l’incidence des anticorps anti-médicament dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études, y compris celles portant sur le somapacitan ou d’autres analogues de l’hormone de croissance.
Aucun anticorps anti-somapacitan n’a été détecté dans les essais cliniques menés chez des patients adultes atteints d’un DHC.
Les anticorps liants anti-somapacitan ont été évalués dans des échantillons prélevés au début de l’étude, à la semaine 13 et à la semaine 52 de la période principale de 52 semaines de l’essai de phase III mené chez des patients pédiatriques atteints d’un DHC recevant le somapacitan. Parmi les 132 patients pédiatriques exposés au somapacitan, 16 (12,1 %) ont présenté des anticorps liants détectables dirigés contre le somapacitan à un moment quelconque pendant la période principale de l’essai suivant l’exposition au somapacitan; 14 patients sur 16 ont présenté des anticorps liants détectables dirigés contre le somapacitan à un seul moment. Aucun effet cliniquement significatif des anticorps anti-médicament n’a été observé sur la pharmacocinétique, la pharmacodynamie, l’innocuité ou l’efficacité du somapacitan pendant toute la durée du traitement.
Aucun anticorps neutralisant dirigé contre le somapacitan n’a été détecté chez des patients
VV-LAB-106219 5.0 .
pédiatriques ou adultes atteints d’un DHC.
Tableau 7 – Résumé des paramètres pharmacocinétiques du somapacitan chez les patients pédiatriques et adultes pendant l’administration à l’état d’équilibre
| Dose | ASC0-tau (ng*h/mL) | Cmoy (ng/mL) | Cmax (ng/mL) | tmax (h) | t1/2 (h) | Racc | |
|---|---|---|---|---|---|---|---|
| DHC | 0,16 mg/kg/semaine | 13 500 | 80,2 | 299 | 21,1 | 33,6 | 1,06 |
| DHCA | 2,4 mg/semaine | 448 | 2,67 | 7,42 | 5,81 | 69,2 | 1,23 |
Abréviations : ASC0-tau : aire sous la courbe moyenne à l’état d’équilibre sur un intervalle posologique; Cmoy : concentration moyenne à l’état d’équilibre dans un intervalle posologique; Cmax : concentration maximale; t1/2 : demi-vie terminale; tmax : délai avant l’obtention de la concentration maximale du somapacitan; Racc : rapport d’accumulation à l’état d’équilibre comparativement à la dose unique.
Absorption :
Chez les patients pédiatriques et adultes atteints d’un DHC, le tmax médian variait de 4 à 25,5 heures à des doses allant de 0,02 mg/kg/semaine à 0,16 mg/kg/semaine.
Chez les patients pédiatriques et adultes atteints d’un DHC, l’exposition à l’état d’équilibre a été obtenue après 1 ou 2 doses hebdomadaires, avec peu ou pas d’accumulation présente (rapport d’accumulation moyen < 1,5). La biodisponibilité absolue du somapacitan chez l’humain n’a pas été étudiée.
Distribution :
Le somapacitan est fortement lié (> 99 %) aux protéines plasmatiques et devrait être distribué de manière identique à l’albumine.
Selon les analyses pharmacocinétiques de population, le volume de distribution (V/F) estimé était de 1,7 L chez les patients pédiatriques atteints d’un DHC et de 14,6 L chez les patients adultes atteints d’un DHC.
Métabolisme :
Le somapacitan est largement métabolisé par la dégradation protéolytique et le clivage de la séquence de liaison entre le peptide et le motif liant l’albumine.
Chez les patients adultes atteints d’un DHC, le somapacitan a été largement métabolisé avant l’excrétion, et aucune trace de somapacitan intact n’a été trouvée ni dans l’urine, qui était la principale voie d’excrétion (81 %), ni dans les fèces où 13 % des substances liées au somapacitan ont été trouvées, indiquant une biotransformation complète avant l’excrétion.
Élimination :
D’après l’analyse pharmacocinétique de population, la demi-vie terminale était de 34 heures chez les patients pédiatriques atteints d’un DHC et de 69 heures chez les patients adultes atteints d’un DHC.
Populations et états pathologiques particuliers
Il est recommandé de modifier la dose en fonction de la réponse clinique et des événements indésirables qui surviennent chez le patient. Aucune autre considération posologique relative au somapacitan n’est nécessaire en fonction de la race, du poids corporel, de l’insuffisance rénale ou hépatique. Pour obtenir des renseignements sur la dose initiale et les modifications posologiques, consulter la section 4.2 Posologie recommandée et ajustement posologique.
VV-LAB-106219 5.0 .
- Enfants : D’après l’analyse pharmacocinétique de population, le sexe, la race et le poids corporel n’ont pas d’effet cliniquement significatif sur la pharmacocinétique après l’établissement de la posologie en fonction du poids.
- Personnes âgées : Les patients adultes de plus de 60 ans et les patients âgés ont une exposition plus élevée que les sujets plus jeunes à la même dose de somapacitan [voir la section 4.2 Posologie recommandée et ajustement posologique].
- Sexe : Les patientes et plus particulièrement les patientes sous œstrogénothérapie orale ont une exposition plus faible (53 % chez les femmes qui prennent des œstrogènes par voie orale et 30 % chez les femmes qui ne prennent pas d’œstrogènes par voie orale) que les sujets masculins à la même dose de somapacitan. La recommandation d’administrer une dose initiale plus élevée pour les femmes sous œstrogénothérapie orale est décrite dans la section 4.2 Posologie recommandée et ajustement posologique.
Insuffisance hépatique : Une dose de somapacitan de 0,08 mg/kg à l’état d’équilibre a entraîné une exposition plus élevée chez les sujets atteints d’insuffisance hépatique modérée avec des rapports relatifs à une fonction hépatique normale de 4,69 pour l’ASC0-168h et de 3,52 pour la Cmax.
Des taux plus faibles d’IGF-I stimulés par le somapacitan ont été observés chez les sujets atteints d’insuffisance hépatique légère et modérée comparativement aux sujets dont la fonction hépatique était normale (le rapport relatif à une fonction hépatique normale était de 0,85 pour l’insuffisance hépatique légère et de 0,75 pour l’insuffisance hépatique modérée).
Insuffisance rénale : Une dose de somapacitan de 0,08 mg/kg à l’état d’équilibre a entraîné des expositions plus élevées chez les sujets atteints d’insuffisance rénale, plus prononcée chez les sujets atteints d’insuffisance rénale grave et chez les sujets nécessitant une hémodialyse, où les rapports ASC0-168h relatifs à une fonction rénale normale étaient de 1,75 et de 1,63, respectivement. En général, l’exposition au somapacitan avait tendance à augmenter avec la diminution du DFG.
Des taux plus élevés d’IGF-IASC0-168h ont été observés chez les sujets atteints d’insuffisance rénale modérée et grave et chez les sujets nécessitant une hémodialyse, où les rapports relatifs à une fonction rénale normale étaient de 1,35, de 1,40 et de 1,24, respectivement.
- Poids corporel : Malgré une exposition plus élevée chez les patients adultes atteints d’un DHC ayant un faible poids corporel comparativement aux sujets ayant un poids corporel élevé pour la même dose de somapacitan, les sujets ont eu besoin de doses comparables pour atteindre des taux similaires d’IGF-I dans l’intervalle de poids corporel se situant entre 35 kg et 150 kg. Aucune modification posologique n’est nécessaire.
11 Conservation, stabilité et mise au rebut
Avant et pendant l’utilisation : Conserver au réfrigérateur à une température comprise entre 2 °C et 8 °C avec le capuchon en place et dans la boîte d’origine pour le protéger de la lumière. Ne pas conserver au congélateur ou directement à côté de l’élément refroidissant du réfrigérateur. Ne pas utiliser SOGROYA® s’il a été congelé. Jeter le stylo prérempli s’il a été conservé à une température supérieure à 30 °C. Éviter la chaleur directe ou excessive. Éviter la lumière du soleil.
Inscrire la date de la première utilisation dans l’espace prévu à cet effet sur la boîte.
Après chaque injection, il faut toujours retirer l’aiguille et la jeter de façon sécuritaire; conserver le stylo prérempli SOGROYA® sans qu’une aiguille y soit fixée. Utiliser toujours une aiguille neuve à chaque injection pour prévenir toute contamination.
- .
Tableau 8 – Options d’entreposage pour SOGROYA®
| SOGROYA® | Avant la première utilisation (non ouvert) | Après la première utilisation (ouvert) | ||||||
|---|---|---|---|---|---|---|---|---|
| Réfrigéré entre 2 °C et 8 °C | Température ambiante allant jusqu’à 30 °C | Réfrigéré entre 2 °C et 8 °C | Température ambiante allant jusqu’à 30° | |||||
| 5 mg/1,5 mL | Jusqu’à la date de péremption | Maximum de 72 heures (3 jours)* | Jusqu’à 6 semaines | Maximum de 72 heures (3 jours)* | ||||
| 10 mg/1,5 mL | ||||||||
| 15 mg/1,5 mL | ||||||||
* Pour en permettre le transport, la durée totale permise à température ambiante (jusqu’à 30 °C) est de 72 heures (3 jours), et ce, que le produit soit en cours d’utilisation (ouvert) ou avant la première utilisation (non ouvert). Le produit doit être jeté s’il a été conservé à une température supérieure à 30 °C.
Les aiguilles et tout autre déchet doivent être éliminés conformément à la réglementation locale.
12 Particularités de manipulation du produit
Le stylo est destiné à être utilisé par une seule personne.
SOGROYA® ne doit pas être utilisé si la solution n’est pas limpide à légèrement opalescente, incolore ou de couleur jaune pâle et exempte de particules visibles.
La cartouche ne doit pas être retirée du stylo prérempli et remplie de nouveau.
SOGROYA® peut être administré à l’aide d’une aiguille d’une longueur maximale de 8 mm. Le stylo est conçu pour être utilisé avec les aiguilles jetables NovoFine®. Les aiguilles ne sont pas incluses dans la boîte.
On conseille aux patients de lire attentivement le mode d’emploi avant d’utiliser le stylo SOGROYA®.
VV-LAB-106219 5.0 .
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : somapacitan
Nom chimique : hormone de croissance humaine alkylée L101C
Formule moléculaire et masse moléculaire : C1038H1609N273O319S9; 23 290,56 Da
Formule développée :
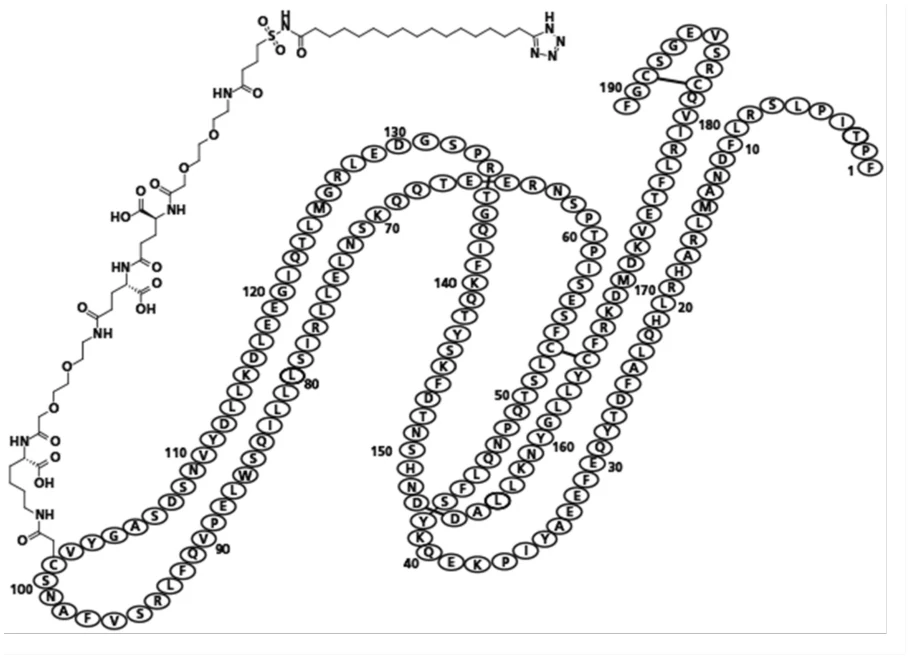
Propriétés physicochimiques : SOGROYA® injectable est fourni sous forme de solution stérile, limpide à légèrement opalescente et incolore à jaune pâle.
Caractéristiques du produit :
Le somapacitan est un dérivé de l’hormone de croissance humaine recombinante à action prolongée produit par la technologie de l’ADN recombinant à Escherichia coli, suivie par la fixation d’une fraction de liaison à l’albumine. Il est constitué de 191 acides aminés semblables à l’hormone de croissance endogène humaine, avec une seule substitution dans le squelette des acides aminés (L101C) à laquelle la fraction de liaison à l’albumine a été fixée. La fraction de liaison à l’albumine (chaîne latérale) consiste en une fraction d’acide gras et un espaceur hydrophile fixés en position 101 de la protéine.
VV-LAB-106219 5.0
.
14 Études cliniques
14.1 Études cliniques par indication
Déficit en hormone de croissance (DHC) chez les enfants
Conception de l’étude et données démographiques de l’étude (DHC)
Tableau 9 – Résumé des données démographiques des patients dans les études cliniques pour le déficit en hormone de croissance (DHC) chez les enfants
| N° d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| REAL 4 (4263) | Essai de phase III multicentrique, ouvert, à répartition aléatoire en groupes parallèles, contrôlé par comparateur actif | Somapacitan s.c. une fois par semaine 0,16 mg/kg/semaine somatropine s.c. à prise quotidienne 0,034 mg/kg/jour 52 semaines; + Phase de prolongation de 156 semaines visant à évaluer l’innocuité | 200 | 6,4 ans (2,5 à 11) | H : 149 F : 51 |
REAL 3 (4172) | Essai de phase II multicentrique, ouvert, à répartition aléatoire en groupes parallèles, contrôlé par comparateur actif | Somapacitan s.c. une fois par semaine 0,04 mg/kg/semaine, 0,08 mg/kg/semaine et 0,16 mg/kg/semaine somatropine s.c. à prise quotidienne 0,034 mg/kg/jour 26 semaines; + Phase de prolongation de 26 semaines + Phase de prolongation de 104 semaines visant à évaluer l’innocuité + Phase de prolongation de 208 semaines visant à évaluer l’innocuité à long terme | 57 | 5,94 ans (2,8 à 9,8) | H : 34 F : 23 |
VV-LAB-106219 5.0 .
Résultats des études (DHC)
L’efficacité et l’innocuité de SOGROYA® une fois par semaine (5 mg/1,5 mL, 10 mg/1,5 mL et 15 mg/1,5 mL) ont été évaluées dans le cadre d’un essai de phase III multicentrique, ouvert, à répartition aléatoire en groupes parallèles, contrôlé par comparateur actif (REAL 4) de 52 semaines mené auprès de 200 patients pédiatriques prépubertaires n’ayant jamais été traités et présentant un DHC. Les patients ont été répartis aléatoirement pour recevoir 0,16 mg/kg/semaine de SOGROYA®une fois par semaine (N = 132) ou 0,034 mg/kg/jour de somatropine à prise quotidienne (N = 68).
Au début de l’étude, les 200 patients avaient un âge moyen de 6,4 ans (tranche : 2,5 à 11 ans); 25,5 % des patients étaient de sexe féminin et 74,5 % étaient de sexe masculin; 37 % des patients étaient des Asiatiques, 0,5 % étaient des Noirs ou Afro-américains, 57 % étaient des Caucasiens et 5,5 % étaient classés comme « autre » ou non signalés. Le déficit en hormone de croissance était idiopathique dans 88 % des cas et organique dans 12 % des cas. Au début de l’étude, les patients présentaient un poids moyen de 16,5 kg, une taille moyenne de 101,6 cm, une vitesse de croissance moyenne de 4,2 cm/an, un écart-type (É.-T.) moyen de la taille de -3,15, et un É.-T. moyen des taux d’IGF-I de -2,13. Tous les patients étaient prépubertaires (stade I de Tanner).
Le critère d’évaluation principal de l’efficacité était la vitesse de croissance annualisée après 52 semaines de traitement. Les résultats sont résumés dans le tableau 10.
Tableau 10 – Résultats sur la croissance à la semaine 52 chez les enfants atteints d’un DHC
| Paramètre de traitement | Groupe de traitement | Différence entre les traitements | |||||||
|---|---|---|---|---|---|---|---|---|---|
| SOGROYA® une fois par semaine (N = 132) | Somatropine à prise quotidienne (N = 68) | SOGROYA® – somatropine | |||||||
| ANCOVA | Estimation de la MMC | Estimation de la MMC | Différence des MMC (IC à 95 %) | ||||||
| Critère d’évaluation principal | |||||||||
| Vitesse de croissance annualisée (cm/an) | 11,2 | 11,7 | -0,5 [-1,1; 0,2]* | ||||||
Abréviations : DHC = déficit en hormone de croissance; IC = intervalle de confiance; MMC = moyenne des moindres carrés; N = nombre de patients répartis aléatoirement et traités.
* Les IC à 95 % ont été obtenus à l’aide du modèle d’analyse de covariance (ANCOVA) dans lequel le traitement, le sexe, le groupe d’âge, la région, le groupe de concentration maximale de l’HC et le terme d’interaction sexe par groupe d’âge par région sont les facteurs, et dans lequel la taille initiale est la covariable. La non-infériorité sera établie si la limite inférieure de l’IC bilatéral à 95 % est ≥ -1,8.
La variation moyenne de l’É.-T. pour la taille à 52 semaines par rapport aux valeurs initiales a été estimée à 1,25 et 1,30, respectivement, dans le groupe de traitement par SOGROYA® et le groupe de traitement par la somatropine.
La variation moyenne de l’É.-T. pour les taux d’IGF-I à 52 semaines par rapport aux valeurs initiales a été estimée à 2,36 et 2,33, respectivement, dans le groupe de traitement par SOGROYA® et le groupe de traitement par la somatropine.
VV-LAB-106219 5.0 .
À la semaine 52, 50,8 % des patients traités par SOGROYA® présentaient un É.-T. des taux d’IGF-I observés compris entre 0 et +2, et 87,1 % un É.-T. des taux d’IGF-I observés compris entre -2 et +2.
Un total de 59 enfants atteints d’un DHC et n’ayant jamais été traités par HC ont été inscrits dans un essai de détermination de la dose à 4 groupes parallèles (REAL 3), dans lequel ils ont reçu SOGROYA® une fois par semaine à des doses de 0,04, 0,08 et 0,16 mg/kg/semaine ou la somatropine à raison de 0,034 mg/kg/jour. Parmi les 38 patients traités de façon continue par SOGROYA® pendant 208 semaines (avec une dose de 0,16 mg/kg/semaine à partir de la semaine 52), l’É.-T. moyen observé pour la taille à la semaine 208 était de -1,06 (variation par rapport aux valeurs initiales de +2,85). Chez les patients qui sont passés de la somatropine (0,034 mg/kg/jour à prise quotidienne) à SOGROYA® (0,16 mg/kg/semaine une fois par semaine) à la semaine 156, le résultat en termes de taille obtenu à la semaine 208 a suggéré que les effets du traitement quotidien par HC se maintiennent après le passage à SOGROYA® une fois par semaine.
L’É.-T. moyen des taux d’IGF-I est resté dans l’intervalle normal chez tous les groupes.
Déficit en hormone de croissance chez les adultes (DHCA)
Conception de l’étude et données démographiques de l’étude (DHCA)
Tableau 11 – Résumé des données démographiques des patients dans les études cliniques chez les patients adultes atteints d’un déficit en hormone de croissance (DHCA)
| N° d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| REAL 1 (4054) | Essai de phase III, à répartition aléatoire en groupes parallèles, contrôlé par placebo (à double insu) et par comparateur actif (ouvert, Norditropin®) | Somapacitan s.c. une fois par semaine Norditropin® FlexPro® s.c. à prise quotidienne 35 semaines, suivies d’une période de prolongation ouverte de 53 semaines visant à évaluer l’innocuité. | 300 | 45,1 (23 à 77) | H : 145 F : 155 |
Résultats des études (DHCA)
Dans une étude de 35 semaines, menée à double insu et contrôlée par placebo, les patients adultes atteints d’un DHC n’ayant jamais été traités ont été répartis aléatoirement (2:1:2) et exposés à une dose de 10 mg/1,5 mL de SOGROYA® une fois par semaine (N = 120) ou à un placebo (N = 61) ou à la somatropine à prise quotidienne (n = 119) pendant une période de traitement de 34 semaines (phase
VV-LAB-106219 5.0 .
principale de l’essai). L’étude était conçue pour évaluer l’efficacité de SOGROYA® par rapport au placebo.
Les groupes SOGROYA® et placebo ont reçu des injections hebdomadaires à double insu, tandis que les patients répartis aléatoirement pour recevoir la somatropine ont reçu des injections quotidiennes en mode ouvert. Les patients répartis aléatoirement pour recevoir SOGROYA® ou le placebo ont reçu des doses initiales de 1,0 à 2,0 mg/semaine (selon les caractéristiques des patients; voir le Tableau 1 dans la section 4.2 Posologie recommandée et ajustement posologique) et ceux répartis aléatoirement pour recevoir la somatropine ont reçu des doses initiales de 0,1 à 0,3 mg/jour. Les patients étaient soumis à une période d’ajustement posologique de 8 semaines au cours de laquelle leur dose a été ajustée jusqu’à 4 fois en fonction des taux d’IGF-I. Les patients ont continué à recevoir la même dose que celle atteinte à la fin de la période d’ajustement posologique pendant 26 semaines supplémentaires au cours de la phase principale de l’étude.
Les patients admissibles devaient être âgés de 23 à 79 ans et avoir reçu un diagnostic de DHC au moins 6 mois auparavant. Les patients ne devaient jamais avoir reçu de traitement à base d’HC ou ne devaient pas avoir été exposés à des HC ou à des sécrétagogues d’HC pendant une période minimale de 6 mois avant la répartition aléatoire, et devaient présenter un É.-T. des taux d’IGF-I < -0,5.
Les patients avaient un âge moyen de 45,1 ans et la majorité d’entre eux appartenaient au groupe d’âge de 23 à 64 ans, 51,7 % étaient des femmes et 69,7 % étaient atteints d’un DHC apparu à l’âge adulte. L’IMC moyen au début de l’étude était de 27,4 kg/m2. Parmi les patients, 66,7 % étaient des Caucasiens, 28,7 % étaient des Asiatiques et 2,3 % étaient des Noirs ou Afro-américains.
Le critère d’évaluation principal était la variation du pourcentage de graisse tronculaire entre le début de l’étude et la semaine 34; les résultats sont présentés dans le Tableau 12 ci-dessous.
Tableau 12 – Résultats à la semaine 34 dans l’étude 4054 (REAL 1)
| Paramètre de traitementa | Groupe de traitement | Différence entre les traitements |
|---|---|---|
SOGROYA® (N = 120) | Somatropine (N = 119) | |
Placebo (N = 61) | SOGROYA® – placebo | |
| Variation entre le début de l’étude et la semaine 34 | ||
| Estimation de la MMC | Estimation de la MMC | |
| Estimation de la MMC | Différence des MMC (IC à 95 %) valeur p | |
| Critère d’évaluation principal | ||
| Graisse tronculaire (%) | ||
| -1,06 | -2,23 | |
| 0,47 | -1,53 [-2,68; -0,38] 0,0090b | |
Abréviations : N = nombre de sujets dans l’ensemble d’analyse intégral (EAI); IC = intervalle de confiance; DS = diabète sucré.
a Paramètres de composition corporelle basés sur l’absorptiométriebiénergétique à rayons X (DXA).
b L’analyse principale était une comparaison des variations du pourcentage de graisse tronculaire par rapport aux valeurs initiales pour le somapacitan et le placebo. Les variations du pourcentage de graisse tronculaire entre le début de l’étude et les mesures obtenues à la semaine 34 ont été analysées à l’aide d’un modèle d’analyse de covariance, dans lequel le traitement, le type d’apparition du DHC, le sexe, la région, la présence d’un DS et l’interaction sexe par région par présence d’un DS sont les facteurs, et dans lequel les valeurs initiales sont les
VV-LAB-106219 5.0 .
covariables, ainsi qu’en incorporant une technique d’imputation multiple selon laquelle les valeurs manquantes de la semaine 34 ont été imputées en fonction des données du groupe placebo.
La variation moyenne du tissu adipeux viscéral entre le début de l’étude et la semaine 34 a été estimée comme étant une réduction de 10 cm2 et de 9 cm2 avec SOGROYA® et la somatropine, respectivement, comparativement à une augmentation de 3 cm2 avec le placebo.
Écart-type des taux d’IGF-I
Après 34 semaines, SOGROYA® a augmenté l’É.-T. moyen des taux d’IGF-I, qui est passé d’une valeur initiale inférieure à -2 à une valeur comprise dans l’intervalle de référence (-2 à +2) chez les patients atteints d’un DHCA n’ayant jamais été traités. La variation moyenne estimée de l’É.-T. pour les taux d’IGF-I entre le début de l’étude et la semaine 34 était de 2,40, 2,37 et -0,01 dans les groupes SOGROYA®, somatropine et placebo, respectivement, les valeurs associées à SOGROYA® et à la somatropine à prise quotidienne étant similaires.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale :
Dans une étude de toxicité de 13 semaines menée chez le rat, les animaux ont reçu le somapacitan par injection sous-cutanée à des doses de 0,4, 2 et 9 mg/kg de poids corporel/jour. Les expositions respectives selon l’ASC correspondaient à 28, 25 et > 1 000 fois l’exposition clinique maximale anticipée à une dose de 8 mg/semaine chez les patients adultes atteints d’un DHCA, et à 5, 10 et 258 fois l’exposition maximale anticipée à une dose de 0,16 mg/kg de poids corporel/semaine chez les patients pédiatriques atteints d’un DHC. Les résultats de l’étude ont été attribués à l’action pharmacologique du somapacitan et la plupart des résultats avaient été signalés dans le cadre d’études antérieures sur l’HC humaine ou d’autres produits à base d’HC humaine. L’administration du somapacitan a été bien tolérée jusqu’aux semaines 9 à 10, après quoi certains mâles ayant reçu une dose de 9 mg/kg de poids corporel/jour (dose élevée) ont présenté des signes de diabète (apport hydrique et production d’urine excessifs, perte de poids corporel, et augmentation des taux de glucose dans le plasma sanguin et l’urine). L’apparition des symptômes de diabète a entraîné un état moribond qui a nécessité le retrait prématuré de deux rats mâles recevant des doses élevées. L’état diabétique a également entraîné la formation de cataractes. Chez les animaux survivants, il y a eu une augmentation du gain pondéral, du poids corporel et de la consommation alimentaire chez les animaux ayant reçu des doses de 2 et 9 mg/kg de poids corporel/jour, ce qui démontre un effet pharmacologique soutenu du somapacitan. Des augmentations connexes du poids des organes ont été observées pour de nombreux organes et, pour certains organes, elles ont corrélé avec une augmentation du volume des organes. L’épaississement des tissus était également un résultat macroscopique courant. Un certain nombre de changements histopathologiques ont été observés dans un large éventail de tissus. Des résultats indésirables de néphropathie chronique progressive (NCP) et de cylindres tubulaires corticaux ont été observés dans les reins avec les doses de 2 et 9 mg/kg de poids corporel/jour. Les autres observations histopathologiques comprenaient, mais sans s’y limiter, les suivantes : hypertrophie, hyperplasie et augmentation de la teneur en collagène dans de nombreux tissus à toutes les doses; dégénérescence
VV-LAB-106219 5.0 .
lenticulaire bilatérale dans les yeux avec la dose élevée (corrélation avec la formation de cataractes); ventricules cérébraux dilatés et atrophie/dégénérescence des cellules des îlots pancréatiques avec la dose élevée; diminution de la cellularité de l’hypophyse antérieure et dégénérescence myocardique avec les doses de 2 et 9 mg/kg de poids corporel/jour; effets sur les os avec les doses de 2 et/ou 9 mg/kg de poids corporel/jour (augmentation de l’os trabéculaire, hyperplasie chondroïde des cartilages de conjugaison, augmentation de la taille du cartilage articulaire); féminisation du tissu mammaire chez les mâles à toutes les doses; augmentation de l’activité sécrétoire dans les tissus mammaires des mâles et des femelles à toutes les doses; et effets dans les gonades des deux sexes (p. ex., diminution du nombre de spermatozoïdes, dégénérescence des cellules spermatogènes dans les canaux, atrophie tubulaire séminifère bilatérale chez les mâles corrélée avec de petits épididymes et testicules avec les doses de 2 et 9 mg/kg de poids corporel/jour; augmentation de la taille des corps jaunes chez les femelles avec les doses de 2 et 9 mg/kg de poids corporel/jour corrélée avec une hypertrophie des ovaires à toutes les doses). Même si les résultats étaient généralement compatibles avec les effets pharmacologiques du somapacitan, ils ont été considérés comme indésirables à toutes les doses. On n’a pas pu déterminer une dose sans effet nocif observé (DSENO) en raison de la présence d’effets indésirables à toutes les doses.
Dans une étude de 26 semaines menée chez le rat qui évaluait les doses de 1, 2 et 4 mg/kg de poids corporel, on a fait passer le schéma posologique à une fréquence d’administration de deux fois par semaine, afin de vérifier si la diminution de la fréquence d’administration réduisait les effets prodiabétiques. Les expositions respectives selon l’ASC correspondaient à 4, 10 et 36 fois l’exposition clinique maximale anticipée à une dose de 8 mg/semaine chez les patients adultes, et à 0,7, 2 et 6 fois l’exposition maximale anticipée à une dose de 0,16 mg/kg de poids corporel/semaine chez les patients pédiatriques. Les résultats liés au somapacitan ont été observés à toutes les doses et étaient semblables à ceux observés dans l’étude de 13 semaines. Cependant, aucun cas de diabète et de NCP n’a été observé et l’ampleur et le degré de gravité des effets indésirables, y compris l’éventail des différents tissus touchés, ont été moindres en raison des doses plus faibles évaluées et du schéma posologique moins fréquent. On n’a toutefois pas pu déterminer une DSENO en raison de la présence d’effets indésirables à toutes les doses.
Dans une étude de 26 semaines menée chez le macaque de Buffon, les animaux ont reçu le somapacitan par injection sous-cutanée à des doses de 0,2, 2 et 9 mg/kg de poids corporel deux fois par semaine. Les expositions respectives selon l’ASC correspondaient à 207, > 1 000 et > 5 000 fois l’exposition clinique maximale anticipée à une dose de 8 mg/semaine chez les patients adultes, et à 33, 269 et > 1 000 fois l’exposition maximale anticipée à une dose de 0,16 mg/kg de poids corporel/semaine chez les patients pédiatriques. L’administration du somapacitan a entraîné une augmentation du gain pondéral et du poids corporel à toutes les doses uniquement chez les mâles. L’administration du somapacitan a également entraîné des effets sur les glandes mammaires; on a observé une enflure des glandes mammaires et une lactation chez les femelles et les mâles à toutes les doses, corrélées macroscopiquement avec un épaississement des glandes mammaires et la formation de kystes chez les femelles à toutes les doses, ainsi qu’avec des anomalies histopathologiques montrant une dilatation acinaire et canalaire et une hyperplasie papillaire de l’épithélium acinaire chez les femelles à toutes les doses et une dilatation canalaire chez les mâles à toutes les doses. Aucun autre effet notable n’a été observé, notamment aucun effet indésirable sur la fonction cardiovasculaire. Les altérations des glandes mammaires ont été considérées comme indésirables à toutes les doses et, par conséquent, aucune DSENO n’a pu être déterminée.
Cancérogénicité : Aucune étude de cancérogénicité n’a été réalisée sur le somapacitan.
Génotoxicité : Aucun potentiel génotoxique n’a été identifié dans les études in vitro ou in vivo menées
VV-LAB-106219 5.0 .
sur le somapacitan. Le somapacitan s’est révélé non mutagène lors du test de mutation inverse bactérienne, ainsi que non génotoxique lors du test d’aberration chromosomique in vitro effectué sur des lymphocytes primaires de sang périphérique humain et lors du test du micronoyau érythrocytaire in vivo effectué chez des rats.
Toxicité pour la reproduction et le développement : Des études de toxicité sur la reproduction et le développement ont été menées chez le rat et le lapin au moyen de la voie d’administration sous-cutanée. Dans toutes les études, le somapacitan a induit une augmentation du poids corporel, du gain pondéral et/ou de la consommation alimentaire chez les parents mâles et femelles. Cependant, aucune toxicité maternelle manifeste n’a été observée dans aucune étude.
Les effets du somapacitan sur la fertilité mâle et sur la fertilité femelle/le développement embryonnaire précoce ont été évalués chez le rat dans le cadre d’études distinctes. Dans chaque étude, des rats mâles ou femelles ont reçu le somapacitan à des doses de 0 (excipient témoin), 1, 2 ou 4 mg/kg de poids corporel deux fois par semaine avant l’accouplement, pendant l’accouplement et après l’accouplement (mâles), ou pendant la gestation jusqu’au jour 7 de la gestation (JG7) (femelles). Les expositions respectives selon l’ASC correspondaient (chez les mâles) à 4, 10 et 32 fois et (chez les femelles) à 4, 17 et 39 fois l’exposition clinique maximale anticipée à une dose de 8 mg/semaine chez les adultes. Aucun effet indésirable n’a été observé sur la fertilité mâle ni sur la fertilité femelle et le développement embryonnaire précoce chez les rats. La DSENO pour les effets sur la fertilité et le développement embryonnaire précoce chez les rats était donc de 4 mg/kg de poids corporel deux fois par semaine (la dose la plus élevée évaluée). Cependant, le somapacitan a induit des cycles œstraux irréguliers et des cycles œstraux plus longs chez les femelles à toutes les doses.
Les effets du somapacitan sur le développement embryofœtal ont été évalués chez le rat et le lapin après une exposition maternelle pendant la période d’organogenèse. Chez les rats, des femelles ont reçu le somapacitan à des doses de 0 (excipient témoin), 2, 6 ou 18 mg/kg de poids corporel/jour à l’aide d’un schéma posologique fractionné, selon lequel le traitement était administré les JG6 à 9, les JG10 à 13 ou les JG14 à 17. Les expositions respectives selon l’ASC correspondaient à 5, 24 et 305 fois l’exposition clinique maximale anticipée à une dose de 8 mg/semaine chez les adultes. Le poids fœtal a légèrement augmenté à toutes les doses. À la dose élevée de 18 mg/kg de poids corporel/jour, on a observé des malformations squelettiques fœtales consistant en un raccourcissement/une courbure/un épaississement des os longs. Aucun résultat semblable n’a été observé avec les doses plus faibles. La DSENO pour la toxicité sur le développement embryofœtal chez les rats était donc de 6 mg/kg de poids corporel/jour selon les malformations squelettiques fœtales observées avec la dose élevée.
Dans le cadre de l’étude sur le développement embryofœtal menée chez le lapin, des femelles ont reçu le somapacitan à des doses de 0 (excipient témoin), 1, 3 ou 9 mg/kg de poids corporel tous les deux jours les JG6 à 18. Les expositions respectives selon la C12 heures correspondaient à 17, 73 et 1 132 fois l’exposition clinique maximale anticipée à une dose de 8 mg/semaine chez les adultes. Aucune malformation fœtale liée à la substance à l’essai n’a été observée. Cependant, on a observé une réduction indésirable du poids fœtal dépendant de la dose à toutes les doses. Aucune DSENO pour la toxicité sur le développement embryofœtal chez le lapin n’a donc pu être déterminée.
Les effets du somapacitan sur le développement prénatal et postnatal ont été évalués chez le rat. Des rates ont reçu le somapacitan à des doses de 0 (excipient témoin), 4, 9 ou 18 mg/kg de poids corporel deux fois par semaine du JG6 au jour postnatal 18 (JPN18). Les expositions respectives selon l’ASC
VV-LAB-106219 5.0 .
correspondaient à 57, 342 et 787 fois l’exposition clinique maximale anticipée à une dose de 8 mg/semaine chez les adultes. La progéniture F1 n’a pas reçu de somapacitan directement. Aucun effet indésirable sur le développement postnatal n’a été observé chez la progéniture, notamment aucun effet sur les paramètres neurocomportementaux, la maturation sexuelle et la reproduction. Des augmentations du poids corporel ont été observées chez la progéniture F1 pendant la période précédant le sevrage à toutes les doses maternelles, mais elles ont disparu après le sevrage. Une augmentation de l’incidence de cas de dilatation du pelvis rénal a également été observée chez la progéniture F1 au moment du sevrage le JPN21 à toutes les doses, mais suivie de signes de rétablissement; on n’a pas observé de résultats similaires chez les animaux adultes F1. La DSENO pour les effets sur le développement prénatal et postnatal chez les rats était donc de 18 mg/kg de poids corporel deux fois par semaine (la dose la plus élevée évaluée). Cependant, l’exposition maternelle au somapacitan a entraîné des cycles œstraux acycliques chez la progéniture femelle F1 à la dose élevée de 18 mg/kg de poids corporel. De plus, le somapacitan a été observé dans le plasma F1 le JPN4 après une exposition maternelle à la dose élevée, mais pas par la suite.
Le somapacitan et/ou ses métabolites ont été détectés dans les tissus fœtaux des rats (la concentration la plus élevée se trouvait dans les reins fœtaux) après leur administration à des rates gravides, indiquant un transfert à travers la barrière placentaire.
Le somapacitan et/ou ses métabolites ont également été détectés dans le lait des rates après leur administration à des rates pendant la lactation, indiquant une excrétion dans le lait maternel.
Toxicité juvénile : Aucune étude de toxicité juvénile n’a été réalisée avec le somapacitan.
VV-LAB-106219 5.0 .